JP2012149208A - ポリグリコール酸の分解方法 - Google Patents
ポリグリコール酸の分解方法 Download PDFInfo
- Publication number
- JP2012149208A JP2012149208A JP2011010969A JP2011010969A JP2012149208A JP 2012149208 A JP2012149208 A JP 2012149208A JP 2011010969 A JP2011010969 A JP 2011010969A JP 2011010969 A JP2011010969 A JP 2011010969A JP 2012149208 A JP2012149208 A JP 2012149208A
- Authority
- JP
- Japan
- Prior art keywords
- pga
- polyglycolic acid
- molded article
- aqueous solution
- decomposing
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
Landscapes
- Treatments Of Macromolecular Shaped Articles (AREA)
- Polyesters Or Polycarbonates (AREA)
Abstract
【課題】ポリグリコール酸を含む成形品、特に、成形品の少なくとも一部分にポリグリコール酸から形成される部材を有するPGAを含む成形品から、短時間のアルカリ水溶液処理でポリグリコール酸を分解除去し、かつ、ポリグリコール酸から形成される部材を除いた部分の劣化を抑制すること。
【解決手段】ポリグリコール酸を含む成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させた後に、アルカリ水溶液に浸漬する、例えば、アルカリ化合物濃度2〜15質量%、かつ温度20〜95℃のアルカリ水溶液に、10秒間〜40分間浸漬する、ポリグリコール酸の分解方法。
【選択図】なし
【解決手段】ポリグリコール酸を含む成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させた後に、アルカリ水溶液に浸漬する、例えば、アルカリ化合物濃度2〜15質量%、かつ温度20〜95℃のアルカリ水溶液に、10秒間〜40分間浸漬する、ポリグリコール酸の分解方法。
【選択図】なし
Description
本発明は、生分解性樹脂であるポリグリコール酸の効率的な分解方法に関する。
ポリ乳酸やポリグリコール酸等の脂肪族ポリエステルは、土壌や海中などの自然界に存在する微生物または酵素により分解されるため、環境に対する負荷が小さい生分解性高分子材料として注目されている。また、脂肪族ポリエステルは、生体内分解吸収性を有しているため、手術用縫合糸や人工皮膚などの医療用高分子材料としても利用されている。
脂肪族ポリエステルは、例えば、グリコール酸や乳酸などのα−ヒドロキシカルボン酸の脱水重縮合により合成することができるが、高分子量の脂肪族ポリエステルを効率よく合成するには、一般に、α−ヒドロキシカルボン酸の二分子間環状エステルを合成し、該環状エステルを開環重合する方法が採用されている。例えば、グリコール酸の二分子間環状エステルであるグリコリドを開環重合すると、ポリグリコール酸が得られる。乳酸の二分子間環状エステルであるラクチドを開環重合すると、ポリ乳酸が得られる。
脂肪族ポリエステルの中でも、ポリグリコール酸(以下、「PGA」ということがある。)は、分解性が大きいことに加えて、耐熱性、引張強度等の機械的強度、及び、特に、フィルムまたはシートとしたときのガスバリア性も優れる。また、PGAの高結晶性に基づく、成形サイクルの速さ、寸法安定性、耐薬品性を活かして、PGAは、農業資材、各種包装(容器)材料や医療用高分子材料としての利用が期待され、単独で、あるいは他の樹脂材料などと複合化して用途展開が図られている。これら製品の製造方法としては、押出成形、射出成形、圧縮成形、射出圧縮成形、トランスファ成形、注型成形、スタンパブル成形、ブロー成形、延伸フィルム成形、インフレーションフィルム成形、積層成形、カレンダー成形、発泡成形、RIM成形、FRP成形、粉末成形またはペースト成形など、溶融成形その他の成形方法が採用されている。また、PGAの分解性、強度などに着目して、塗料、コーティング剤、インキ、トナー、農薬、医薬、化粧品などの分野における原料または添加剤などとしても有用性が認められている。
ポリ乳酸やポリグリコール酸等の脂肪族ポリエステルの分解性を活かした利用方法として、一時的に製品中間体に脂肪族ポリエステルからなる部材を付加し、最終製品が形成されて目的が達成された後は、該脂肪族ポリエステルからなる部材を分解し除去する技術が知られている。
例えば、特開2002−344116号公報(特許文献1)には、射出成形により形成した所定形状の絶縁体基体に、無電解めっきで導電体層を形成し、ポリ乳酸、脂肪族ポリエステル、またはポリ乳酸と脂肪族ポリエステルとの混合体または共重合体の樹脂マスクを一体に形成し、電解めっき後に、樹脂マスクをアルカリ水溶液で加水分解により除去する回路部品の製造方法が開示されている。また、特許文献1には、樹脂マスクは、絶縁体基体をセットした射出成形金型内に、樹脂を注入して形成することが開示されており、被覆材の除去は、アルカリ化合物濃度2〜15質量%程度、温度25〜70℃程度の苛性アルカリ(NaOH、KOHなど)水溶液に、1〜120分間程度浸漬して行うことが開示されている。
また、特開2009−62609号公報(特許文献2)には、絶縁体である熱可塑性樹脂を射出成形して形成した基体の表面を粗化し、該粗化した表面にポリグリコール酸若しくはポリ乳酸の単体、またはポリ乳酸と脂肪族ポリエステルとの混合体、若しくは共重合体からなる被覆材を部分的に被覆し、上記基体の表面の被覆材で被覆されていない部分に無電解めっきをした後、基体の表面に被覆された被覆材を除去する成形回路部品の製造方法が開示されている。また、特許文献2は、被覆材の被覆方法は、基体をセットした射出成形金型内に樹脂を注入して形成することが開示されており、特許文献2には、被覆材の除去は、アルカリ化合物濃度2〜15質量%、温度25〜70℃の苛性アルカリ(NaOH、KOHなど)水溶液に、1〜120分間程度浸漬して行うことが開示されている。
更に、3次元積層成形による立体形状の成形品(3次元成形品)の成形としては、光硬化性樹脂を用いる光造形法、金属や樹脂の粉末を用いる粉末積層法、樹脂を溶融させて堆積させる溶融堆積法、紙、樹脂シートまたは金属薄板を積層する薄板積層法、液状または粉末状の樹脂や金属を噴射するインクジェット法などが知られている。
3次元積層成形においては、立体形状を形成する途中で、分岐部やオーバーハング部等が浮遊することを防止し、精度の良い立体形状を形成するために、支持部材やダミー部を形成しながら成形を行い、所期の立体像が形成された後、該支持部材やダミー部を切断除去する方法が知られていた。例えば、特開平2−251419号公報(特許文献3)には、ダミー部を形成することが開示されている。
特開平9−123290号公報(特許文献4)には、任意の立体形状を形成する立体形状形成方法において、該立体形状が存在するパターン部と存在しない非パターン部とを互いに性質の異なる2種類の物質を用いて層形成し、順次積層して前記立体形状のパターン部と非パターン部とから成る前記所定の立体を形成した後、前記所定の立体中の前記非パターン部のみを、前記物質の性質の違いを利用して除去することが開示されている。特許文献4には、該性質として、融点、溶解性または光崩壊性が挙げられ、立体形状の形成は、具体例ではインクの噴射により行うことが開示され、更に、樹脂、金属、セラミックス等の粉体を使用する方法でもよいことが開示されている。
脂肪族ポリエステルの中でも、PGAは、高い分解性、耐熱性や高結晶性を備えるので、これらのマスク、被覆材、支持部材、ダミー部、非パターン部など(以下、「補助部材」ということがある。)を形成するための材料として期待が高くなっている。
しかしながら、前記の成形回路部品や3次元成形品等の製造過程においては、PGAからなる補助部材を形成し、これらの製品を成形し製造するため、最終的に、該PGAからなる補助部材を除去する必要がある。補助部材の除去方法としては、特許文献1、2に開示されるように、PGAからなる補助部材をその一部分に備える成形体(成形回路部品製品や3次元成形品製品などの最終製品に対しては中間成形体に相当する。)を、苛性アルカリ水溶液に浸漬する方法がある。しかし、アルカリ処理によって、PGAからなる補助部材を分解し除去を行う場合には、例えば、成形回路部品製品や3次元成形品製品等の最終製品になる成形品本体、すなわち、PGAからなる補助部材を一部分に備える(中間)成形体のうちの、PGAからなる補助部材を除いた部分が、アルカリ水溶液と接触することによって劣化してしまうことがあり、解決が求められていた。
更に、成形品が、成形品の一部にPGAから形成される部材を有し、かつ、PGAから形成される補助部材以外の部分に、銅やアルミニウムなどの金属、例えば、金属粉末を含むものである場合、PGAをアルカリ分解して除去する場合に、アルカリとの接触により金属の腐食を生じることがあり、解決が求められていた。
PGAを分解し除去するためのアルカリ水溶液の濃度を小さくしたり、アルカリ水溶液との接触処理時間を短縮すれば、例えば、成形回路部品や3次元成形品等の最終製品になる成形品本体の劣化が生じるおそれは減少するが、PGAの除去に要する時間が長くなり効率的でない。
そこで、短時間でPGAを分解し除去することができ、かつ、PGA以外の部分の劣化を抑制することができるPGAのアルカリ分解方法が望まれていた。
本発明の課題は、PGAを含む成形品、特に、成形品の少なくとも一部分にPGAから形成される部材を有し、該PGAから形成される部材を除いた部分に、金属またはPGA以外の樹脂を含む、PGAを含む成形品から、短時間のアルカリ水溶液処理でPGAを分解除去し、かつ、PGAから形成される部材を除いた部分の劣化を抑制することにある。
本発明者らは、上記の課題について、鋭意研究を重ねた結果、アルカリ水溶液処理によって、PGAを含む成形品、特に、成形品の少なくとも一部分にPGAから形成される部材を有し、該PGAから形成される部材を除いた部分に金属またはPGA以外の樹脂を含む、PGAを含む成形品から、PGA、例えば、PGAから形成される補助部材等を分解し除去するのに先だって、該PGAを含む成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させることによって、上記の課題を解決することができることを見いだした。
すなわち、本発明によれば、PGAを含む成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させた後に、アルカリ水溶液に浸漬することを特徴とするPGAの分解方法が提供される。
本発明によれば、実施態様として、以下(1)〜(7)のPGAの分解方法が提供される。
(1)PGAを含む成形品が、該成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品である前記のPGAの分解方法。
(2)前記成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品が、該PGAから形成される部材を除いた部分に金属またはPGA以外の樹脂を含む、PGAを含む成形品である前記のPGAの分解方法。
(3)PGAが、グリコリド70〜100質量%及び他の環状モノマー30〜0質量%を開環重合して得られるPGAである前記のPGAの分解方法。
(4)PGAが、(a)重量平均分子量(Mw)が10,000〜800,000、(b)重量平均分子量(Mw)と数平均分子量(Mn)との比(Mw/Mn)で表される分子量分布が1.5〜4.0、(c)末端カルボキシル基濃度が0.1〜300eq/106g、(d)残留グリコリド量が0.2質量%以下、かつ、(e)1%熱重量減少開始温度が210℃以上である前記のPGAの分解方法。
(5)前記アルカリ水溶液が、アルカリ化合物濃度2〜15質量%、かつ温度20〜95℃であるアルカリ水溶液であり、PGAを含む成形品を、該アルカリ水溶液に10秒間〜40分間浸漬する前記のPGAの分解方法。
(6)成形品が、インクジェット法で成形された3次元成形品である前記のPGAの分解方法。
(7)成形品が、射出成形回路部品である前記のPGAの分解方法。
本発明は、PGAを含む成形品、特に、成形品の少なくとも一部分にPGAから形成される補助部材を備える成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させた後に、アルカリ水溶液に、特に、10秒間〜40分間浸漬するPGAの分解方法であることにより、短時間のアルカリ水溶液処理でPGAを分解し除去することができ、かつ、PGAを含む成形品におけるPGAから形成される部材を除いた部分の劣化を抑制することができるという効果を奏する。
本発明は、PGAを含む成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させた後に、アルカリ水溶液に浸漬することを特徴とするPGAの分解方法である。
1.PGA(ポリグリコール酸)
本発明において、PGAは、式:−(O・CH2・CO)−で表されるグリコール酸繰り返し単位のみからなるグリコール酸のホモポリマー(グリコール酸の2分子間環状エステルであるグリコリド(GL)の開環重合物を含む)に加えて、上記グリコール酸繰り返し単位を70モル%以上含むPGA共重合体を含むものである。
本発明において、PGAは、式:−(O・CH2・CO)−で表されるグリコール酸繰り返し単位のみからなるグリコール酸のホモポリマー(グリコール酸の2分子間環状エステルであるグリコリド(GL)の開環重合物を含む)に加えて、上記グリコール酸繰り返し単位を70モル%以上含むPGA共重合体を含むものである。
上記グリコリド等のグリコール酸モノマーとともに、PGA共重合体を与えるコモノマーとしては、例えば、シュウ酸エチレン(即ち、1,4−ジオキサン−2,3−ジオン)、ラクチド類、ラクトン類、カーボネート類、エーテル類、エーテルエステル類、アミド類などの環状モノマー;乳酸、3−ヒドロキシプロパン酸、3−ヒドロキシブタン酸、4−ヒドロキシブタン酸、6−ヒドロキシカプロン酸などのヒドロキシカルボン酸またはそのアルキルエステル;エチレングリコール、1,4−ブタンジオール等の脂肪族ジオール類と、こはく酸、アジピン酸等の脂肪族ジカルボン酸類またはそのアルキルエステル類との実質的に等モルの混合物;またはこれらの2種以上を挙げることができる。
本発明において、PGA中の上記グリコール酸繰り返し単位は70モル%以上、好ましくは80モル%以上、より好ましくは90モル%以上、更に好ましくは95モル%以上、特に好ましくは98モル%以上であり、最も好ましくは99モル%以上である実質的にPGAホモポリマーである。この割合が小さすぎると、PGAに期待される強度や分解性が乏しくなる。グリコール酸繰り返し単位以外の繰り返し単位は、30モル%以下、好ましくは20モル%以下、より好ましくは10モル%以下、更に好ましくは5モル%以下、特に好ましくは2モル%以下であり、最も好ましくは1モル%以下の割合で用いられる。
本発明において、PGAとしては、所望の高分子量ポリマーを効率的に製造するために、グリコリド70〜100質量%及び上記した他のコモノマー30〜0質量%を重合して得られるPGAが好ましい。他のコモノマーとしては、2分子間の環状モノマーであってもよいし、環状モノマーでなく両者の混合物であってもよいが、環状モノマーが好ましい。以下、グリコリド70〜100質量%及び他の環状モノマー30〜0質量%を開環重合して得られるPGAについて詳述する。
〔グリコリド〕
開環重合によってPGAを形成するグリコリドは、ヒドロキシカルボン酸の1種であるグリコール酸の2分子間環状エステルである。グリコリドの製造方法は、特に限定されないが、一般的には、グリコール酸オリゴマーを熱解重合することにより得ることができる。グリコール酸オリゴマーの解重合法として、例えば、溶融解重合法、固相解重合法、溶液解重合法などを採用することができ、また、クロロ酢酸塩の環状縮合物として得られるグリコリドも用いることができる。なお、所望により、グリコリドとしては、グリコリド量の20質量%を限度として、グリコール酸を含有するものを使用することができる。
開環重合によってPGAを形成するグリコリドは、ヒドロキシカルボン酸の1種であるグリコール酸の2分子間環状エステルである。グリコリドの製造方法は、特に限定されないが、一般的には、グリコール酸オリゴマーを熱解重合することにより得ることができる。グリコール酸オリゴマーの解重合法として、例えば、溶融解重合法、固相解重合法、溶液解重合法などを採用することができ、また、クロロ酢酸塩の環状縮合物として得られるグリコリドも用いることができる。なお、所望により、グリコリドとしては、グリコリド量の20質量%を限度として、グリコール酸を含有するものを使用することができる。
本発明において、PGAは、グリコリドのみを開環重合させて形成してもよいが、他の環状モノマーを共重合成分として同時に開環重合させて共重合体を形成してもよい。共重合体を形成する場合には、グリコリドの割合は、70質量%以上、好ましくは80質量%以上、より好ましくは90質量%以上、更に好ましくは95質量%以上、特に好ましくは98質量%以上であり、最も好ましくは99質量%以上である実質的にPGAホモポリマーである。
〔環状モノマー〕
グリコリドとの共重合成分として使用することができる他の環状モノマーとしては、ラクチドなど他のヒドロキシカルボン酸の2分子間環状エステルの外、ラクトン類(例えば、β−プロピオラクトン、β−ブチロラクトン、ピバロラクトン、γ−ブチロラクトン、δ−バレロラクトン、β−メチル−δ−バレロラクトン、ε−カプロラクトン等)、トリメチレンカーボネート、1,3−ジオキサンなどの環状モノマーを使用することができる。好ましい他の環状モノマーは、他のヒドロキシカルボン酸の2分子間環状エステルであり、ヒドロキシカルボン酸としては、例えば、L−乳酸、D−乳酸、α−ヒドロキシ酪酸、α−ヒドロキシイソ酪酸、α−ヒドロキシ吉草酸、α−ヒドロキシカプロン酸、α−ヒドロキシイソカプロン酸、α−ヒドロキシヘプタン酸、α−ヒドロキシオクタン酸、α−ヒドロキシデカン酸、α−ヒドロキシミリスチン酸、α−ヒドロキシステアリン酸、及びこれらのアルキル置換体などを挙げることができる。特に好ましい他の環状モノマーは、乳酸の2分子間環状エステルであるラクチドであり、L体、D体、ラセミ体、これらの混合物のいずれであってもよい。
グリコリドとの共重合成分として使用することができる他の環状モノマーとしては、ラクチドなど他のヒドロキシカルボン酸の2分子間環状エステルの外、ラクトン類(例えば、β−プロピオラクトン、β−ブチロラクトン、ピバロラクトン、γ−ブチロラクトン、δ−バレロラクトン、β−メチル−δ−バレロラクトン、ε−カプロラクトン等)、トリメチレンカーボネート、1,3−ジオキサンなどの環状モノマーを使用することができる。好ましい他の環状モノマーは、他のヒドロキシカルボン酸の2分子間環状エステルであり、ヒドロキシカルボン酸としては、例えば、L−乳酸、D−乳酸、α−ヒドロキシ酪酸、α−ヒドロキシイソ酪酸、α−ヒドロキシ吉草酸、α−ヒドロキシカプロン酸、α−ヒドロキシイソカプロン酸、α−ヒドロキシヘプタン酸、α−ヒドロキシオクタン酸、α−ヒドロキシデカン酸、α−ヒドロキシミリスチン酸、α−ヒドロキシステアリン酸、及びこれらのアルキル置換体などを挙げることができる。特に好ましい他の環状モノマーは、乳酸の2分子間環状エステルであるラクチドであり、L体、D体、ラセミ体、これらの混合物のいずれであってもよい。
他の環状モノマーは、30質量%以下、好ましくは20質量%以下、より好ましくは10質量%以下、更に好ましくは5質量%以下、特に好ましくは2質量%以下であり、最も好ましくは1質量%以下の割合で用いられる。グリコリドと他の環状モノマーとを開環共重合することにより、PGA(共重合体)の融点を低下させて加工温度を下げたり、結晶化速度を制御して押出加工性や延伸加工性を改善することができる。しかし、これらの環状モノマーの使用割合が大きすぎると、形成されるPGA(共重合体)の結晶性が損なわれて、耐熱性、ガスバリア性、機械的強度などが低下する。なお、PGAが、グリコリド100質量%から形成される場合は、他の環状モノマーは0質量%であり、このPGAも本発明の範囲に含まれる。
〔開環重合反応〕
グリコリドの開環重合または開環共重合(以下、総称して、「開環(共)重合」ということがある。)は、好ましくは、少量の触媒の存在下に行われる。触媒は、特に限定されないが、例えば、ハロゲン化錫(例えば、二塩化錫、四塩化錫など)や有機カルボン酸錫(例えば、2−エチルヘキサン酸錫などのオクタン酸錫)などの錫系化合物;アルコキシチタネートなどのチタン系化合物;アルコキシアルミニウムなどのアルミニウム系化合物;ジルコニウムアセチルアセトンなどのジルコニウム系化合物;ハロゲン化アンチモン、酸化アンチモンなどのアンチモン系化合物;などがある。触媒の使用量は、環状エステルに対して、質量比で、好ましくは1〜1,000ppm、より好ましくは3〜300ppm程度である。
グリコリドの開環重合または開環共重合(以下、総称して、「開環(共)重合」ということがある。)は、好ましくは、少量の触媒の存在下に行われる。触媒は、特に限定されないが、例えば、ハロゲン化錫(例えば、二塩化錫、四塩化錫など)や有機カルボン酸錫(例えば、2−エチルヘキサン酸錫などのオクタン酸錫)などの錫系化合物;アルコキシチタネートなどのチタン系化合物;アルコキシアルミニウムなどのアルミニウム系化合物;ジルコニウムアセチルアセトンなどのジルコニウム系化合物;ハロゲン化アンチモン、酸化アンチモンなどのアンチモン系化合物;などがある。触媒の使用量は、環状エステルに対して、質量比で、好ましくは1〜1,000ppm、より好ましくは3〜300ppm程度である。
グリコリドには通常、微量の水分と、グリコール酸及び直鎖状のグリコール酸オリゴマーからなるヒドロキシカルボン酸化合物とが不純物として含まれている。これら不純物の全プロトン濃度を、好ましくは0.01〜0.5モル%、より好ましくは0.02〜0.4モル%、特に好ましくは0.03〜0.35モル%に調整することにより、生成するPGAの溶融粘度や分子量等の物性を制御することができる。全プロトン濃度の調整は、精製したグリコリドに水を添加することによっても実施することができる。
グリコリドの開環(共)重合は、塊状重合でも、溶液重合でもよいが、多くの場合、塊状重合が採用される。分子量調節のために、ラウリルアルコールなどの高級アルコールや水などを分子量調節剤として使用することができる。また、物性改良のために、グリセリンなどの多価アルコールを添加してもよい。塊状重合の重合装置としては、押出機型、パドル翼を持った縦型、ヘリカルリボン翼を持った縦型、押出機型やニーダー型の横型、アンプル型、板状型、管状型など様々な装置の中から、適宜選択することができる。また、溶液重合には、各種反応槽を用いることができる。
重合温度は、実質的な重合開始温度である120℃から300℃までの範囲内で目的に応じて適宜設定することができる。重合温度は、好ましくは130〜270℃、より好ましくは140〜260℃、特に好ましくは150〜250℃である。重合温度が低すぎると、生成したPGAの分子量分布が広くなりやすい。重合温度が高すぎると、生成したPGAが熱分解を受けやすくなる。重合時間は、3分間〜20時間、好ましくは5分間〜18時間の範囲内である。重合時間が短すぎると重合が充分に進行し難く、所定の重量平均分子量を実現することができない。重合時間が長すぎると生成したPGAが着色しやすくなる。
生成したPGAを固体状態とした後、所望により、更に固相重合を行ってもよい。固相重合とは、PGAの融点未満の温度で加熱することにより、固体状態を維持したままで熱処理する操作を意味する。この固相重合により、未反応モノマー、オリゴマーなどの低分子量成分が揮発・除去される。固相重合は、好ましくは1〜100時間、より好ましくは2〜50時間、特に好ましくは3〜30時間で行われる。
また、固体状態のPGAを、その融点Tm+38℃以上、好ましくはTm+38℃からTm+100℃までの温度範囲内で溶融混練する工程により熱履歴を与えることによって、結晶性を制御してもよい。
〔重量平均分子量(Mw)〕
本発明においては、前記の重合方法によって得られたPGAを原料として、PGAを含む成形品、特に、成形品の少なくとも一部分に、PGAから形成される部材を有するPGAを含む成形品を製造する。本発明におけるPGAは、重量平均分子量(Mw)が、10,000〜800,000の範囲にあるものが好ましく、より好ましくは20,000〜600,000、更に好ましくは30,000〜400,000、特に好ましくは50,000〜300,000の範囲にあるものを選択する。重量平均分子量(Mw)が小さすぎると、PGAを含む成形品の強度、または補助部材であるPGAの強度が不足することがある。重量平均分子量(Mw)が大きすぎると、PGAの分解と除去を短時間で行うことが困難となる。PGAの分解に長時間を要すると、特に、成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品が、該PGAから形成される部材を除いた部分に金属またはPGA以外の樹脂を含む、PGAを含む成形品である場合、該PGAから形成される部材を除いた部分がアルカリ水溶液と接触することにより劣化するのを避けられないことがある。
本発明においては、前記の重合方法によって得られたPGAを原料として、PGAを含む成形品、特に、成形品の少なくとも一部分に、PGAから形成される部材を有するPGAを含む成形品を製造する。本発明におけるPGAは、重量平均分子量(Mw)が、10,000〜800,000の範囲にあるものが好ましく、より好ましくは20,000〜600,000、更に好ましくは30,000〜400,000、特に好ましくは50,000〜300,000の範囲にあるものを選択する。重量平均分子量(Mw)が小さすぎると、PGAを含む成形品の強度、または補助部材であるPGAの強度が不足することがある。重量平均分子量(Mw)が大きすぎると、PGAの分解と除去を短時間で行うことが困難となる。PGAの分解に長時間を要すると、特に、成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品が、該PGAから形成される部材を除いた部分に金属またはPGA以外の樹脂を含む、PGAを含む成形品である場合、該PGAから形成される部材を除いた部分がアルカリ水溶液と接触することにより劣化するのを避けられないことがある。
〔分子量分布(Mw/Mn)〕
本発明において、PGAの重量平均分子量(Mw)と数平均分子量(Mn)との比(Mw/Mn)で表される分子量分布(Mw/Mn)を1.5〜4.0の範囲内にすることによって、早期に分解を受けやすい低分子量領域の重合体成分や分解速度が遅い高分子量領域の重合体成分の量を低減させることで、分解速度を制御することができるので好ましい。分子量分布が大きすぎると、分解速度がPGAの重量平均分子量(Mw)に依存しなくなり、その制御が困難になることがある。分子量分布が小さすぎると、PGAを含む成形品の強度を、所要の期間持続することが困難になることがある。分子量分布は、好ましくは1.6〜3.7、より好ましくは1.65〜3.5である。
本発明において、PGAの重量平均分子量(Mw)と数平均分子量(Mn)との比(Mw/Mn)で表される分子量分布(Mw/Mn)を1.5〜4.0の範囲内にすることによって、早期に分解を受けやすい低分子量領域の重合体成分や分解速度が遅い高分子量領域の重合体成分の量を低減させることで、分解速度を制御することができるので好ましい。分子量分布が大きすぎると、分解速度がPGAの重量平均分子量(Mw)に依存しなくなり、その制御が困難になることがある。分子量分布が小さすぎると、PGAを含む成形品の強度を、所要の期間持続することが困難になることがある。分子量分布は、好ましくは1.6〜3.7、より好ましくは1.65〜3.5である。
〔末端カルボキシル基濃度〕
本発明においては、PGAの末端カルボキシル基濃度は、好ましくは0.1〜300eq/106g、より好ましくは1〜250eq/106g、更に好ましくは6〜200eq/106g、特に好ましくは12〜75eq/106g、とすることによって、PGAの分解性能を最適な程度に調整することができる。すなわち、PGAの分子中には、カルボキシル基及び水酸基が存在している。このうち分子末端にあるカルボキシル基の濃度、すなわち、末端カルボキシル基濃度が小さすぎると加水分解性が低すぎるため、PGAの分解速度が低下する。他方、末端カルボキシル基濃度が大きすぎると、PGAの加水分解が早く進行するため、長期間に亘って、機械的強度などPGAの優れた性能を発揮することができず、また、PGAの初期強度が低いため、強度の低下が速くなる。末端カルボキシル基濃度を調整するには、例えば、PGAを重合するときに、触媒または分子量調節剤の種類や添加量を変更するなどの方法によればよい。
本発明においては、PGAの末端カルボキシル基濃度は、好ましくは0.1〜300eq/106g、より好ましくは1〜250eq/106g、更に好ましくは6〜200eq/106g、特に好ましくは12〜75eq/106g、とすることによって、PGAの分解性能を最適な程度に調整することができる。すなわち、PGAの分子中には、カルボキシル基及び水酸基が存在している。このうち分子末端にあるカルボキシル基の濃度、すなわち、末端カルボキシル基濃度が小さすぎると加水分解性が低すぎるため、PGAの分解速度が低下する。他方、末端カルボキシル基濃度が大きすぎると、PGAの加水分解が早く進行するため、長期間に亘って、機械的強度などPGAの優れた性能を発揮することができず、また、PGAの初期強度が低いため、強度の低下が速くなる。末端カルボキシル基濃度を調整するには、例えば、PGAを重合するときに、触媒または分子量調節剤の種類や添加量を変更するなどの方法によればよい。
〔残留グリコリド量〕
本発明においては、PGAの残留グリコリド量を、好ましくは0.2質量%以下、より好ましくは0.15質量%以下、特に好ましくは0.12質量%以下に抑制することによって、溶融成形加工やその他の加工中に、PGAの分子量が低下することを抑制し、耐水性を向上させることができる。この目的のためには、例えば、PGAを重合するときに、重合の終期(好ましくはモノマーの反応率として50%以上において)に、重合温度を、系が固相となるように、200℃未満、より好ましくは140〜195℃、更に好ましくは160〜190℃となるように調節することが好ましく、また生成したPGAを残留グリコリドの気相への脱離除去工程に付すことも好ましい。残留グリコリド量が多すぎると、成形加工や、塗膜を形成するための加工中にPGAの分子量が低下し、長期間に亘って、性能を発揮することができない。
本発明においては、PGAの残留グリコリド量を、好ましくは0.2質量%以下、より好ましくは0.15質量%以下、特に好ましくは0.12質量%以下に抑制することによって、溶融成形加工やその他の加工中に、PGAの分子量が低下することを抑制し、耐水性を向上させることができる。この目的のためには、例えば、PGAを重合するときに、重合の終期(好ましくはモノマーの反応率として50%以上において)に、重合温度を、系が固相となるように、200℃未満、より好ましくは140〜195℃、更に好ましくは160〜190℃となるように調節することが好ましく、また生成したPGAを残留グリコリドの気相への脱離除去工程に付すことも好ましい。残留グリコリド量が多すぎると、成形加工や、塗膜を形成するための加工中にPGAの分子量が低下し、長期間に亘って、性能を発揮することができない。
〔1%熱重量減少開始温度〕
本発明においては、PGAの1%熱重量減少開始温度を好ましくは210℃以上、より好ましくは213℃以上、特に好ましくは215℃以上とすることによって、成形加工やその他の加工中に、PGAの分子量が低下することを抑制できる。1%熱重量減少開始温度の上限としては、通常235℃、好ましくは230℃である。1%熱重量減少開始温度は、PGAの耐熱性の指標として使用されるものであり、PGAを流速10ml/分の窒素気流下、50℃から2℃/分の昇温速度で加熱したとき、50℃でのPGAの重量(初期重量)からの重量減少率が1%になる温度である。PGAの1%熱重量減少開始温度が低すぎると、成形加工やその他の加工中に、PGAの分子量が低下し、長期間に亘って、性能を発揮することができない。1%熱重量減少開始温度を210℃以上とするためには、PGAを重合するときに、触媒失活剤、結晶核剤、可塑剤、酸化防止剤などの添加剤の添加量をできるだけ少なくするなどの方法によればよい。
本発明においては、PGAの1%熱重量減少開始温度を好ましくは210℃以上、より好ましくは213℃以上、特に好ましくは215℃以上とすることによって、成形加工やその他の加工中に、PGAの分子量が低下することを抑制できる。1%熱重量減少開始温度の上限としては、通常235℃、好ましくは230℃である。1%熱重量減少開始温度は、PGAの耐熱性の指標として使用されるものであり、PGAを流速10ml/分の窒素気流下、50℃から2℃/分の昇温速度で加熱したとき、50℃でのPGAの重量(初期重量)からの重量減少率が1%になる温度である。PGAの1%熱重量減少開始温度が低すぎると、成形加工やその他の加工中に、PGAの分子量が低下し、長期間に亘って、性能を発揮することができない。1%熱重量減少開始温度を210℃以上とするためには、PGAを重合するときに、触媒失活剤、結晶核剤、可塑剤、酸化防止剤などの添加剤の添加量をできるだけ少なくするなどの方法によればよい。
〔融点(Tm)〕
本発明においては、PGAの融点は、197〜245℃であり、共重合成分の種類及び含有割合によって調整することが好ましい。より好ましくは200〜240℃、更に好ましくは205〜235℃、特に好ましくは210〜230℃である。PGAの単独重合体の融点は、通常220℃程度である。融点が低すぎると、成形加工やその他の加工を行う場合の強度が不十分であったり、成形加工等を行う場合の温度管理が難しくなる。融点が高すぎると、成形加工性が不足したり、PGAを含む成形品の柔軟性が不足することがある。
本発明においては、PGAの融点は、197〜245℃であり、共重合成分の種類及び含有割合によって調整することが好ましい。より好ましくは200〜240℃、更に好ましくは205〜235℃、特に好ましくは210〜230℃である。PGAの単独重合体の融点は、通常220℃程度である。融点が低すぎると、成形加工やその他の加工を行う場合の強度が不十分であったり、成形加工等を行う場合の温度管理が難しくなる。融点が高すぎると、成形加工性が不足したり、PGAを含む成形品の柔軟性が不足することがある。
2.PGAを含む成形品
本発明のPGAの分解方法を適用できるPGAを含む成形品は、特に制限がなく、押出成形、射出成形、圧縮成形、射出圧縮成形、トランスファ成形、注型成形、スタンパブル成形、ブロー成形、延伸フィルム成形、インフレーションフィルム成形、積層成形、カレンダー成形、発泡成形、RIM成形、FRP成形、粉末成形またはペースト成形など、溶融成形その他の成形方法により成形された特定の形状を有する成形品のほかに、塗料、コーティング剤、インキ、トナー、農薬、医薬、化粧品などの分野における原料または添加剤など、特定の形状を有さず、PGAの分解性や、耐熱性、引張強度等の機械的強度を活かした用途に用いられるもの全般を意味する。
本発明のPGAの分解方法を適用できるPGAを含む成形品は、特に制限がなく、押出成形、射出成形、圧縮成形、射出圧縮成形、トランスファ成形、注型成形、スタンパブル成形、ブロー成形、延伸フィルム成形、インフレーションフィルム成形、積層成形、カレンダー成形、発泡成形、RIM成形、FRP成形、粉末成形またはペースト成形など、溶融成形その他の成形方法により成形された特定の形状を有する成形品のほかに、塗料、コーティング剤、インキ、トナー、農薬、医薬、化粧品などの分野における原料または添加剤など、特定の形状を有さず、PGAの分解性や、耐熱性、引張強度等の機械的強度を活かした用途に用いられるもの全般を意味する。
PGAを含む成形品は、PGAのみからなる成形品、PGA以外の成分を含有する成形品、及び、PGAと他の材料との複合材料を含む。本発明のPGAの分解方法は、PGAを含む成形品に含まれるPGAを短時間で分解し除去できるので、PGA以外の成分や材料を劣化させるおそれが減少する。ただし、多くの場合、PGAが分解し除去されると、成形品としての形状を維持することができなくなるので、その後の成形品の廃棄等の処理が容易となる。本発明のPGAを含む成形品に含有できる成分としては、ポリ乳酸、ポリブチレンサクシネート、ポリエチレンサクシネート、ポリβ−プロピオラクトン、ポリカプロラクトンなどの脂肪族ポリエステル類、ポリエチレングリコール、ポリプロピレングリコールなどのポリグリコール類、変性ポリビニルアルコール、ポリウレタン、ポリL−リジンなどのポリアミド類などの樹脂や、可塑剤、酸化防止剤、熱安定剤、紫外線吸収剤、滑剤、離型剤、ワックス類、着色剤、結晶化促進剤、水素イオン濃度調節剤、補強繊維のような充填材等の通常配合される添加剤などがあり、これらは本発明の目的に反しない限度において、必要に応じ配合できる。
本発明のPGAの分解方法によれば、通常の生分解や加水分解による分解に比較して、短時間でPGAを分解することができ、また、後述するように、PGAの分解速度を調節することもできる。
3.成形品の少なくとも一部分に、PGAから形成される部材を有する成形品
本発明のPGAの分解方法は、成形品の少なくとも一部分に、PGAから形成される部材を有する、PGAを含む成形品から、アルカリ水溶液によりPGAを分解し除去するために、好ましく適用される。更に、本発明のPGAの分解方法は、成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品が、該PGAから形成される部材を除いた部分に金属またはPGA以外の樹脂を含む、PGAを含む成形品から、アルカリ水溶液によりPGAを分解し除去するために、特に好ましく適用される。
これらの成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品としては、特に限定されないが、以下のものが含まれる。
例えば、先に特許文献2に示した成形回路部品、すなわち、熱可塑性樹脂を射出成形して形成した基体である射出成形品に電気回路や電極を形成した射出成形回路部品が挙げられる。射出成形回路部品を製造する工程においては、PGAからなる被覆材を、射出成形品である基体の一部分の表面に形成し、その後(無電解めっきをした後に)、PGAからなる被覆材を除去する。ここで、基体の一部分にPGAから形成した被覆材を設けるためには、射出成形金型内に、表面を粗化した該基体をセットして、PGAを含有する材料をキャビティ内に注入する方法がある。
更に、先に特許文献4に示した液状または粉末状の樹脂を噴射するインクジェット法で形成される3次元積層成形品(3次元成形品)、その他、金属、セラミックまたは樹脂の粉末を用いる粉末積層法により形成される3次元積層成形品などが挙げられる。これら3次元積層成形品の補助部材を、PGAから形成するためには、PGAの低融点の粉末を、所定の箇所にインクジェット法により噴射する方法がある。
成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品は、該PGAから形成される部材を除いた部分に金属、セラミックまたはPGA以外の樹脂を含むことができる。
金属としては、鉄、銅、アルミニウム、マグネシウム、黄銅、ニッケルその他が挙げられる。PGA以外の樹脂としては、ポリ塩化ビニル、ポリ塩化ビニリデン、ポリエチレンやポリプロピレン等のポリオレフィン、ポリスチレン、ABS、ポリアミド、アクリル樹脂、ポリアセタール、ポリカーボネート、ポリエステル、ポリフェニレンスルフィド、ポリエーテルエーテルケトンなどが挙げられる。これらの金属やPGA以外の樹脂等が耐アルカリ性が低いものであると、アルカリ水溶液を用いるPGAの分解に際して、劣化が生じることがある。本発明のPGAの分解方法によれば、短時間でPGAを分解することができるので、金属やPGA以外の樹脂等の劣化が生じない。
4.PGAの分解
(1)水媒体への接触
本発明のPGAの分解方法は、PGAを含む成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させた後に、アルカリ水溶液に浸漬することを特徴とする。特に、PGAを含む成形品が、該成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品である場合、これらPGAから形成される部材を分解し除去するときに、該PGAから形成される部材を除いた部分の材料を浸食したり汚染したりすることがない方法である。PGAを含む成形品に接触させる水媒体としては、蒸留水、イオン交換水、脱イオン水などを挙げることができ、無機塩を含まないものとすることが必要である。温度50〜200℃の水媒体とは、加温された水、すなわち温水、100℃以上に加熱された加圧水、または、100℃以上に加熱されたスチームである。したがって、水媒体との接触は、温水、加圧水、またはスチームのいずれかに接触させる方法を行えばよい。また、スチーム処理を行った後に温水または加圧水への浸漬を行う方法でもよいし、温水または加圧水への浸漬を行った後にスチーム処理を行う方法でもよいが、スチーム処理を行った後に温水への浸漬を行う方法が好ましい。
PGAを含む成形品を、アルカリ水溶液に浸漬するのに先だって、温度50〜200℃の水媒体に、1分間〜14時間接触させることによって、PGAの加水分解が適度に進行するので、PGAを分解し除去するために行うアルカリ水溶液への浸漬は、短時間で済む。その結果、PGAを含む成形品に含まれるPGAを分解し除去する時間が短縮され、特に、成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品においては、耐アルカリ性が低い製品本体の材料を劣化させることなく、最終製品として不要なPGAから形成される部材のみを速やかに分解し除去することができる。
PGAを含む成形品に接触させる水媒体の温度が、50℃未満である場合は、PGAの加水分解がほとんど進行しないので、PGAを分解するために行うアルカリ水溶液への浸漬に長時間を要することとなり、PGA以外の耐アルカリ性が低い材料の劣化を抑制することができない。PGAを含む成形品に接触させる水媒体の温度が、200℃を超える場合は、PGA以外の材料が高温の水媒体で膨潤したり、熱分解したりするおそれがあり、PGAの加水分解速度の厳密な管理や調整が困難となることがある。また、200℃を超える温度で処理するために高圧を要するので、装置の大型化など経済性を欠くことがある。
PGAを含む成形品に接触させる水媒体の温度の範囲は、温水を使用する場合は、好ましくは55〜98℃、より好ましくは60〜95℃、更に好ましくは62〜93℃、特に好ましくは65〜90℃である。加圧水を使用する場合は、好ましくは100〜130℃、より好ましくは101〜125℃、更に好ましくは102〜120℃、特に好ましくは103〜115℃である。スチームを使用する場合は、好ましくは102〜180℃、より好ましくは105〜170℃、更に好ましくは108〜160℃、特に好ましくは110〜150℃である。
PGAを含む成形品を温度50〜200℃の水媒体に接触させる時間が、1分間未満であると、PGAの加水分解がほとんど進行しないので、PGAを分解するために行うアルカリ水溶液への浸漬を短時間とすることができないことがあり、PGA以外の耐アルカリ性が低い材料の劣化を抑制することができない。水媒体に接触させる時間が、14時間を超えると、水媒体への接触時間とアルカリ水溶液への浸漬時間との合計の浸漬処理時間が過度に長時間となってしまい、また、PGA以外の材料が水により膨潤し、その後のアルカリ水溶液により劣化するおそれがある。
PGAを含む成形品を温度50〜200℃の水媒体に接触させる時間の好適な範囲は、アルカリ水溶液のアルカリ濃度やアルカリ水溶液への浸漬時間にもよるが、5分間〜13時間であり、より好ましくは10分間〜12時間、更に好ましくは20分間〜11時間である。水媒体として加圧水またはスチームを使用する場合は、特に好ましくは、25分間〜5時間、最も好ましくは30分間〜3時間である。
温度50〜200℃の水媒体に接触させる方法としては、PGAを含む樹脂成形品または成形体が完全に水中に没する、いわゆるどぶ漬けする浸漬方法のほか、水を噴霧または流下させてPGAを含む樹脂成形品または成形体の全面を水で被覆する方法や、特に、成形体の少なくとも一部分に、PGAから形成される樹脂成形品を備える該成形体においては、当該PGAから形成される樹脂成形品のみを水中に没するようにする浸漬方法などを採用することができる。また、水媒体としてスチームを使用する場合は、PGAを含む樹脂成形品または成形体を、そのまま、または適当な開口容器に収納して、オートクレーブなどの加熱加圧装置内に置き、所定温度のスチームで、所定時間スチーム処理を行う方法などを採用することができる。
(2)アルカリ水溶液への浸漬
本発明のPGAの分解方法は、上記のようにPGAを含む成形品を、温度50〜200℃の水媒体に接触させた後に、アルカリ水溶液に浸漬することによって、PGAをアルカリ分解する。
本発明のPGAの分解方法は、上記のようにPGAを含む成形品を、温度50〜200℃の水媒体に接触させた後に、アルカリ水溶液に浸漬することによって、PGAをアルカリ分解する。
アルカリ水溶液としては、アルカリ金属の水酸化物(いわゆる苛性アルカリ)またはアルカリ土類金属の水酸化物であるアルカリ化合物の水溶液が挙げられる。具体的には、水酸化リチウム、水酸化ナトリウム、水酸化カリウム、水酸化ルビジウム、水酸化カルシウムまたは水酸化ストロンチウムの水溶液等があるが、水酸化ナトリウムまたは水酸化カリウムの水溶液が、アルカリ水溶液として好ましく用いられる。
PGAを含む成形品を浸漬するアルカリ水溶液のアルカリ化合物の濃度は、2〜15質量%であることが好ましい。アルカリ化合物の濃度が低すぎると、PGAの分解が不十分となるおそれがあり、また、PGAのアルカリ分解に要する時間を短時間とすることができず、PGA以外の耐アルカリ性が低い材料の劣化を抑制することができないことがある。アルカリ化合物の濃度が高すぎると、PGA以外の耐アルカリ性が低い材料がアルカリで腐食されるおそれがある。アルカリ水溶液のアルカリ化合物の濃度は、より好ましくは3〜13質量%、更に好ましくは4〜12質量%、特に好ましくは5〜11質量%である。
PGAを含む成形品を浸漬するアルカリ水溶液の温度は、20〜95℃であることが好ましい。アルカリ水溶液の温度が低すぎると、PGAのアルカリ分解に要する時間を短時間とすることができず、PGA以外の耐アルカリ性が低い材料の劣化を抑制することができないことがある。アルカリ水溶液の温度が高すぎると、PGA以外の耐アルカリ性が低い材料がアルカリで腐食されるおそれがある。アルカリ水溶液の温度は、より好ましくは30〜93℃、更に好ましくは40〜90℃、特に好ましくは50〜88℃、最も好ましくは60〜85℃である。
PGAを含む成形品をアルカリ水溶液に浸漬する時間は、アルカリ水溶液のアルカリ化合物の濃度及びアルカリ水溶液の温度にもよるが、10秒間〜40分間浸漬することが好ましい。PGAを含む成形品をアルカリ水溶液に浸漬する時間が短すぎると、PGAの分解と除去が不十分となるおそれがある。アルカリ水溶液に浸漬する時間が長すぎると、PGA以外の耐アルカリ性が低い材料がアルカリで腐食されるおそれがある。PGAを含む成形品をアルカリ水溶液に浸漬する時間は、より好ましくは20秒間〜30分間、更に好ましくは30秒間〜25分間、特に好ましくは45秒間〜20分間、最も好ましくは1〜18分間である。
PGAを含む成形品をアルカリ水溶液に浸漬する方法としては、PGAを含む成形品が完全にアルカリ水溶液に没する、いわゆるどぶ漬け方法のほか、アルカリ水溶液を噴霧または流下させてPGAを含む成形品の全面をアルカリ水溶液で被覆する方法や、特に、成形品の少なくとも一部分にPGAから形成される部材を有する、PGAを含む成形品においては、当該PGAから形成される部材をアルカリ水溶液中に没するようにして、PGAから形成される部材を除いた部分はなるべくアルカリ水溶液と接触しないようにする方法などを採用することができる。
以下に、実施例を挙げて、本発明についてより具体的に説明するが、本発明はこれら実施例に限られるものではない。
実施例におけるPGAの物性及び特性の測定方法、並びに、アルカリ水溶液処理によるPGAの分解状態の判定方法は、以下のとおりである。
(1)重量平均分子量(Mw)及び分子量分布(Mw/Mn):
PGAの重量平均分子量(Mw)及び分子量分布(Mw/Mn)の測定は、ゲルパーミエーションクロマトグラフィー(GPC)分析装置を用いて、以下の条件で行った。
PGAの重量平均分子量(Mw)及び分子量分布(Mw/Mn)の測定は、ゲルパーミエーションクロマトグラフィー(GPC)分析装置を用いて、以下の条件で行った。
ヘキサフルオロイソプロパノール(セントラル硝子株式会社製の製品を蒸留してから使用)に、トリフルオロ酢酸ナトリウム塩(関東化学株式会社製)を加えて溶解し、5mMトリフルオロ酢酸ナトリウム塩溶媒(A)を作成する。
溶媒(A)を40℃、1ml/分の流速でカラム(HFIP−LG+HFIP−806M×2:昭和電工株式会社製SHODEX(登録商標))中に流し、分子量82.7万、10.1万、3.4万、1.0万、及び0.2万の5つの分子量既知のポリメタクリル酸メチル(POLYMER LABORATORIES Ltd.製)の各10mgと溶媒(A)とで10mlの溶液とし、そのうちの100μlをカラム中に通し、屈折率(RI)検出による検出ピーク時間を求める。5つの標準試料の検出ピーク時間と分子量とをプロットすることにより、分子量の検量線を作成する。
次に、試料であるPGA10mgに溶媒(A)を加えて10mlの溶液とし、そのうちの100μlをカラム中に通して、その溶出曲線から重量平均分子量(Mw)、数平均分子量(Mn)、及び分子量分布(Mw/Mn)を求める。計算には、株式会社島津製作所製C−R4AGPCプログラムVer1.2を用いた。
(2)末端カルボキシル基濃度
PGAの末端カルボキシル基濃度の測定は、PGA約300mgを、150℃で約3分間加熱してジメチルスルホキシド10mlに完全に溶解させ、室温まで冷却した後、指示薬(0.1質量%のブロモチモールブルー/アルコール溶液)を2滴加えた後、0.02規定の水酸化ナトリウム/ベンジルアルコール溶液を加えていき、目視で溶液の色が黄色から緑色に変わった点を終点とした。その時の滴下量よりPGA1トン(106g)あたりの当量として末端カルボキシル基濃度を算出した。
PGAの末端カルボキシル基濃度の測定は、PGA約300mgを、150℃で約3分間加熱してジメチルスルホキシド10mlに完全に溶解させ、室温まで冷却した後、指示薬(0.1質量%のブロモチモールブルー/アルコール溶液)を2滴加えた後、0.02規定の水酸化ナトリウム/ベンジルアルコール溶液を加えていき、目視で溶液の色が黄色から緑色に変わった点を終点とした。その時の滴下量よりPGA1トン(106g)あたりの当量として末端カルボキシル基濃度を算出した。
(3)残留グリコリド量
PGAの残留グリコリド量の測定は、PGA約100mgに、内部標準物質4−クロロベンゾフェノンを0.2g/lの濃度で含むジメチルスルホキシド2gを加え、150℃で約5分間加熱して溶解させ、室温まで冷却した後、ろ過を行う。その溶液を1μl採取し、ガスクロマトグラフィ(GC)装置に注入して測定を行った。この測定により得られた数値より、PGA中に含まれる質量%として、グリコリド量を算出した。GC分析条件は以下のとおりである。
PGAの残留グリコリド量の測定は、PGA約100mgに、内部標準物質4−クロロベンゾフェノンを0.2g/lの濃度で含むジメチルスルホキシド2gを加え、150℃で約5分間加熱して溶解させ、室温まで冷却した後、ろ過を行う。その溶液を1μl採取し、ガスクロマトグラフィ(GC)装置に注入して測定を行った。この測定により得られた数値より、PGA中に含まれる質量%として、グリコリド量を算出した。GC分析条件は以下のとおりである。
装置:株式会社島津製作所製「GC−2010」
カラム:「TC−17」(0.25mmφ×30m)
カラム温度:150℃で5分保持後、20℃/分で270℃まで昇温して、270℃で3分間保持。
気化室温度:180℃
検出器:FID(水素炎イオン化検出器)、温度:300℃。
カラム:「TC−17」(0.25mmφ×30m)
カラム温度:150℃で5分保持後、20℃/分で270℃まで昇温して、270℃で3分間保持。
気化室温度:180℃
検出器:FID(水素炎イオン化検出器)、温度:300℃。
(4)1%熱重量減少開始温度
PGAの1%熱重量減少開始温度の測定は、メトラー社製の熱重量測定装置TG50を用い、流速10ml/分で窒素を流し、この窒素雰囲気下、PGAを50℃から2℃/分の昇温速度で加熱して、重量減少率を測定した。50℃におけるPGAの重量(W50)に対し、該重量が1%減少したときの温度を正確に読み取り、その温度をPGAの1%熱重量減少開始温度とする。
PGAの1%熱重量減少開始温度の測定は、メトラー社製の熱重量測定装置TG50を用い、流速10ml/分で窒素を流し、この窒素雰囲気下、PGAを50℃から2℃/分の昇温速度で加熱して、重量減少率を測定した。50℃におけるPGAの重量(W50)に対し、該重量が1%減少したときの温度を正確に読み取り、その温度をPGAの1%熱重量減少開始温度とする。
(5)融点(Tm)
PGAの融点(Tm)の測定は、株式会社島津製作所製の示差走査熱量測定機(DSC)を使用し、PGA試料約10mgを正確に秤量し、室温から255℃まで、10℃/分で昇温するときの、昇温過程に現れる吸熱ピーク(融点)を検出することにより行った。
PGAの融点(Tm)の測定は、株式会社島津製作所製の示差走査熱量測定機(DSC)を使用し、PGA試料約10mgを正確に秤量し、室温から255℃まで、10℃/分で昇温するときの、昇温過程に現れる吸熱ピーク(融点)を検出することにより行った。
(6)アルカリ水溶液処理によるPGAの分解状態の判定
アルカリ水溶液によるPGAの分解状態の判定は、PGAを含む成形品(試料としては、PGA、または、PGAとPGA以外の材料とを単に組み合わせたものを用いた。)の質量を秤量した後に、水への浸漬と、アルカリ水溶液への浸漬を行った。PGAの分解の完了は、アルカリ水溶液でPGAが完全に溶解して、消失したことを目視で観察して判定した。PGAが完全に溶解するまでのアルカリ水溶液への浸漬時間を測定するとともに、PGAを含む成形品を取り出して、水洗とエアブローによりアルカリ水溶液を除去した後に、質量を秤量した。PGAの分解が完了していない場合は、残存するPGAも、同様に質量を秤量した。
アルカリ水溶液によるPGAの分解状態の判定は、PGAを含む成形品(試料としては、PGA、または、PGAとPGA以外の材料とを単に組み合わせたものを用いた。)の質量を秤量した後に、水への浸漬と、アルカリ水溶液への浸漬を行った。PGAの分解の完了は、アルカリ水溶液でPGAが完全に溶解して、消失したことを目視で観察して判定した。PGAが完全に溶解するまでのアルカリ水溶液への浸漬時間を測定するとともに、PGAを含む成形品を取り出して、水洗とエアブローによりアルカリ水溶液を除去した後に、質量を秤量した。PGAの分解が完了していない場合は、残存するPGAも、同様に質量を秤量した。
[参考例]PGAの合成
〔グリコリドの合成〕
ジャケット付き撹拌槽に、濃度70質量%のグリコール酸水溶液を仕込み、缶内液を200℃まで加熱昇温し、水を系外に留出させながら縮合反応を行った。次いで、缶内圧を段階的に減圧しながら、生成水、未反応原料などの低沸点物質を留去し、グリコール酸オリゴマーを得た。
〔グリコリドの合成〕
ジャケット付き撹拌槽に、濃度70質量%のグリコール酸水溶液を仕込み、缶内液を200℃まで加熱昇温し、水を系外に留出させながら縮合反応を行った。次いで、缶内圧を段階的に減圧しながら、生成水、未反応原料などの低沸点物質を留去し、グリコール酸オリゴマーを得た。
上記で調製したグリコール酸オリゴマーを反応槽に仕込み、溶媒としてジエチレングリコールジブチルエーテルを加え、更に、可溶化剤としてオクチルテトラエチレングリコールを加えた。加熱及び減圧下で解重合反応させて、生成グリコリドと溶媒とを共留出させた。留出物は、温水を循環させた二重管式コンデンサーで凝縮し、受器に受けた。該受器内の凝縮液は、二液に層分離し、上層が溶媒で、下層がグリコリド層に凝縮された。受器の底部から液状グリコリドを抜き出し、得られたグリコリドを、塔型精製装置を用いて精製した。回収した精製グリコリドは、DSC測定による純度が99.99%以上であった。
〔重合〕
ジャケット構造を有し、密閉可能な容積56lの容器内に、上記グリコリド22.5kg、二塩化錫2水和物0.68g(30ppm)、及び水1.49gを加え、全プロトン濃度を0.13モル%に調整した。容器を密閉し、撹拌しながらジャケットにスチームを循環させ、100℃になるまで加熱して、内容物を溶融し、均一な液体とした。内容物の温度を100℃に保持したまま、内径24mmの金属(SUS304)製管からなる装置に移した。170℃熱媒体油を循環させ、7時間保持して重合を行った。ジャケットに循環させている熱媒体油を冷却することにより、重合装置を冷却した後、生成PGAの塊状物を取り出した。収率は、ほぼ100%であった。塊状物を、粉砕機により粉砕した。得られたPGAの重量平均分子量(Mw)は200,000、分子量分布(Mw/Mn)は2.45、末端カルボキシル基濃度は37eq/106g、残留グリコリド量は0.07質量%、1%熱重量減少開始温度は217℃、融点(Tm)は221℃であった。
ジャケット構造を有し、密閉可能な容積56lの容器内に、上記グリコリド22.5kg、二塩化錫2水和物0.68g(30ppm)、及び水1.49gを加え、全プロトン濃度を0.13モル%に調整した。容器を密閉し、撹拌しながらジャケットにスチームを循環させ、100℃になるまで加熱して、内容物を溶融し、均一な液体とした。内容物の温度を100℃に保持したまま、内径24mmの金属(SUS304)製管からなる装置に移した。170℃熱媒体油を循環させ、7時間保持して重合を行った。ジャケットに循環させている熱媒体油を冷却することにより、重合装置を冷却した後、生成PGAの塊状物を取り出した。収率は、ほぼ100%であった。塊状物を、粉砕機により粉砕した。得られたPGAの重量平均分子量(Mw)は200,000、分子量分布(Mw/Mn)は2.45、末端カルボキシル基濃度は37eq/106g、残留グリコリド量は0.07質量%、1%熱重量減少開始温度は217℃、融点(Tm)は221℃であった。
〔実施例1〕(水への浸漬と5質量%NaOH水溶液への浸漬)
上記の参考例によって製造したPGAをプレス成形して、厚み0.5mmのシートを得た。このシートから20mgを切り出して、PGA試料とした。
上記の参考例によって製造したPGAをプレス成形して、厚み0.5mmのシートを得た。このシートから20mgを切り出して、PGA試料とした。
前記PGA試料を、80℃に温度調整したイオン交換水10mlに所定時間浸漬した後、該PGA試料を取り出して、乾燥することなく、80℃に温度調整したアルカリ化合物濃度5質量%のNaOH水溶液10mlに浸漬して、PGAがアルカリ分解して除去されるまでの時間を測定した。水への浸漬時間は、185分間、210分間及び360分間とした。対照例として、水へのPGA試料の浸漬を行わないで、アルカリ化合物濃度5質量%のNaOH水溶液にPGA試料を浸漬したところ、PGAは20分間でアルカリ分解して消失した。水へのPGA試料の浸漬時間を変えたときの、下記のアルカリ分解時間減少率の結果と併せて、表1に示す。
アルカリ分解時間減少率(%)=100−100*(アルカリ水溶液にPGA試料を浸漬してPGAがアルカリ分解して消失するのに要した時間)/(対照例においてPGAが分解して消失するのに要した時間)
〔実施例2〕(水への浸漬と10質量%NaOH水溶液への浸漬)
アルカリ化合物濃度5質量%のNaOH水溶液を、アルカリ化合物濃度10質量%のNaOH水溶液に変更したこと以外は、上記実施例1と同様に、水への浸漬とNaOH水溶液への浸漬を行った。ただし、水への浸漬時間は、185分間、210分間、360分間及び540分間とした。また、対照例として、水へのPGA試料の浸漬を行わないで、アルカリ化合物濃度10質量%のNaOH水溶液にPGA試料を浸漬したところ、PGAは10分間でアルカリ分解して消失した。結果を表2に示す。
アルカリ化合物濃度5質量%のNaOH水溶液を、アルカリ化合物濃度10質量%のNaOH水溶液に変更したこと以外は、上記実施例1と同様に、水への浸漬とNaOH水溶液への浸漬を行った。ただし、水への浸漬時間は、185分間、210分間、360分間及び540分間とした。また、対照例として、水へのPGA試料の浸漬を行わないで、アルカリ化合物濃度10質量%のNaOH水溶液にPGA試料を浸漬したところ、PGAは10分間でアルカリ分解して消失した。結果を表2に示す。
実施例1及び2によれば、水への浸漬を185分間行えば、PGAがアルカリ分解して除去されるのに要する時間が約20%減少した。また、約250〜270分間程度、PGAを水に浸漬すれば、PGAをアルカリ分解して除去するのに要する時間が約半分に減少することが推察される。この結果、アルカリ水溶液処理によってPGAの分解と除去を行うのに要する合計時間を、水への浸漬時間の長短により調節できることが分かった。
〔実施例3〕
上記実施例1で用いたPGA試料(20mg)と、厚み18μmの銅箔を切り出した20mgの試料(銅片試料)とを、80℃に温度調整してあるイオン交換水10mlに195分間浸漬した。次いで、該PGA試料と銅片試料とを一緒に取り出して、乾燥することなく、80℃に温度調整したアルカリ化合物濃度10質量%のNaOH水溶液10mlに所定時間浸漬した後、銅片試料とPGA試料(残存している場合)とを一緒に取り出して、質量を測定した。結果を表3に示す。
上記実施例1で用いたPGA試料(20mg)と、厚み18μmの銅箔を切り出した20mgの試料(銅片試料)とを、80℃に温度調整してあるイオン交換水10mlに195分間浸漬した。次いで、該PGA試料と銅片試料とを一緒に取り出して、乾燥することなく、80℃に温度調整したアルカリ化合物濃度10質量%のNaOH水溶液10mlに所定時間浸漬した後、銅片試料とPGA試料(残存している場合)とを一緒に取り出して、質量を測定した。結果を表3に示す。
〔実施例4〕
銅片試料を、厚み200μmのポリエチレンテレフタレートのシートから切り出した20mgの試料(PET試料)に変更したこと以外は、上記実施例3と同様にして、水への浸漬とNaOH水溶液への浸漬を行った。結果を表3に示す。
銅片試料を、厚み200μmのポリエチレンテレフタレートのシートから切り出した20mgの試料(PET試料)に変更したこと以外は、上記実施例3と同様にして、水への浸漬とNaOH水溶液への浸漬を行った。結果を表3に示す。
表3の結果から、PGAとPGA以外の材料とを含む成形品から、PGAを分解除去して製品を製造する場合、PGA以外の材料を劣化させない、または劣化を少なくするためには、PGA以外の材料の耐アルカリ性の程度を考慮して、水への浸漬時間を調整することにより、アルカリ水溶液によるPGAのアルカリ分解の時間を調整すればよいことが分かる。
〔実施例5〕
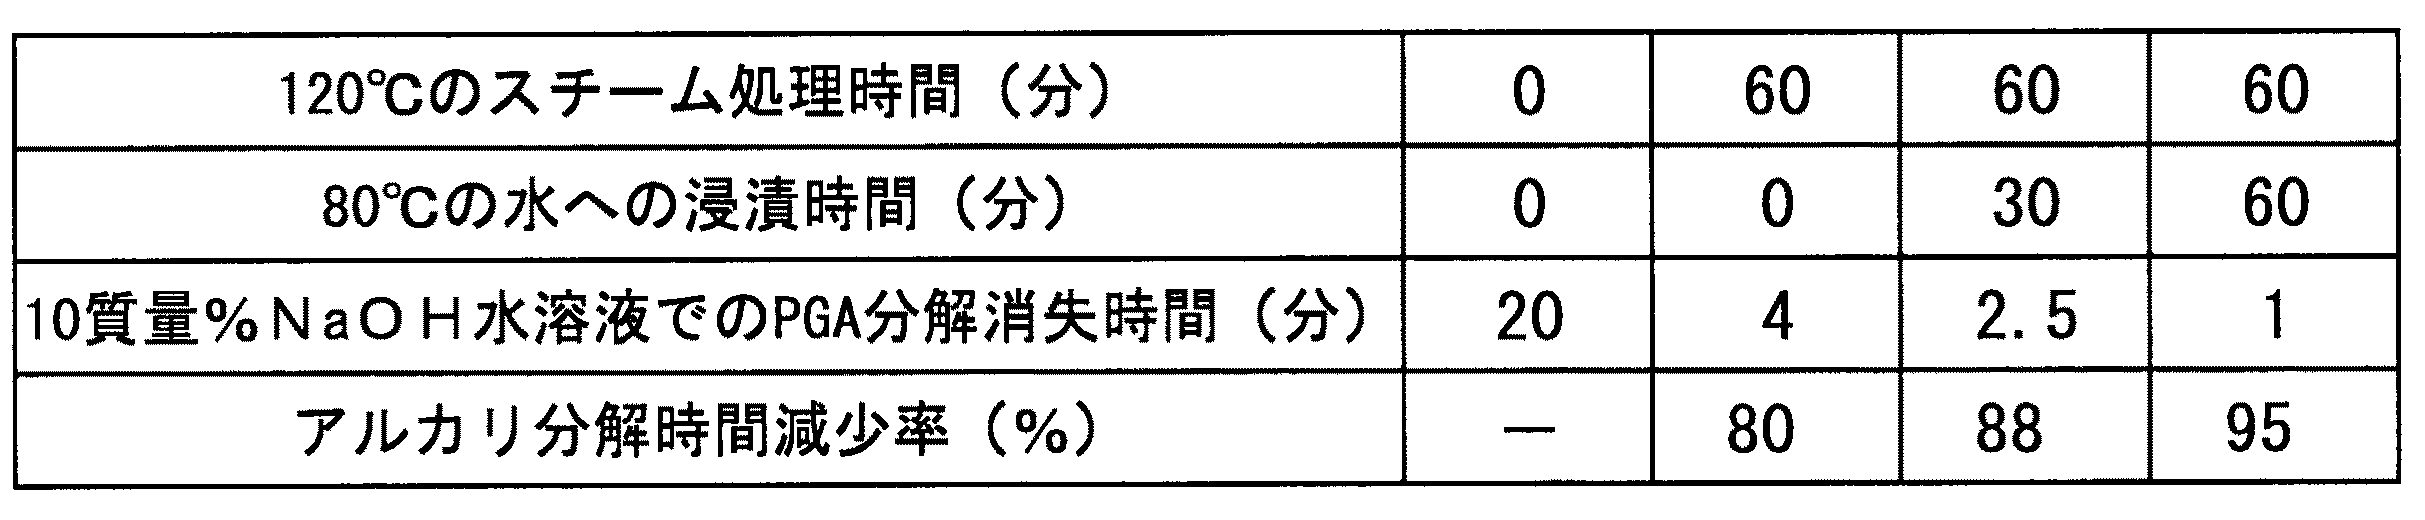
上記実施例1で用いたPGA試料(20mg)を容積200mlのビーカに入れ、該ビーカをオートクレーブ内に設置して、120℃のスチームによる加熱処理を60分間行った。次いで、ビーカをオートクレーブから取り出し、該PGA試料をビーカから取り出して、80℃に温度調整してあるイオン交換水に浸漬せずに、または所定時間浸漬した後に乾燥することなく、80℃に温度調整したアルカリ化合物濃度10質量%のNaOH水溶液に浸漬して、PGAがアルカリ分解して除去されるまでの時間を測定した。水への浸漬時間は、0分間(水への浸漬は行わなかった場合を意味する。)、30分間及び60分間とした。対照例として、PGA試料に対するスチーム処理を行わないで、アルカリ化合物濃度10質量%のNaOH水溶液に上記のPGA試料を浸漬したところ、PGAは20分間でアルカリ分解して消失した。スチーム処理を行ったPGA試料のアルカリ分解時間の結果を表4に示す。
上記実施例1で用いたPGA試料(20mg)を容積200mlのビーカに入れ、該ビーカをオートクレーブ内に設置して、120℃のスチームによる加熱処理を60分間行った。次いで、ビーカをオートクレーブから取り出し、該PGA試料をビーカから取り出して、80℃に温度調整してあるイオン交換水に浸漬せずに、または所定時間浸漬した後に乾燥することなく、80℃に温度調整したアルカリ化合物濃度10質量%のNaOH水溶液に浸漬して、PGAがアルカリ分解して除去されるまでの時間を測定した。水への浸漬時間は、0分間(水への浸漬は行わなかった場合を意味する。)、30分間及び60分間とした。対照例として、PGA試料に対するスチーム処理を行わないで、アルカリ化合物濃度10質量%のNaOH水溶液に上記のPGA試料を浸漬したところ、PGAは20分間でアルカリ分解して消失した。スチーム処理を行ったPGA試料のアルカリ分解時間の結果を表4に示す。
表4の結果から、アルカリ水溶液処理によってPGAの分解と除去を行う場合、あらかじめスチーム処理によって、PGAを水媒体に接触させることによって、アルカリ水溶液処理によるPGAのアルカリ分解の時間を大幅に短縮できることが分かった。また、スチーム処理と温水処理とを併用すると、アルカリ水溶液処理によるPGAのアルカリ分解の時間を更に短縮することができるので、PGAとPGA以外の耐アルカリ性が低い材料とを含む成形品から、PGAを分解除去して製品を製造する場合、該PGA以外の材料がアルカリで腐食されるおそれが一層小さくなることが分かった。
本発明による、PGAの分解方法によれば、成形品の少なくとも一部分に、PGAから形成される部材を有するPGAを含む成形品などのPGAを含む成形品に対して、該PGAから形成される部材を除いた部分の材料の耐アルカリ性の程度を考慮して、水媒体への接触時間を調整することにより、アルカリ水溶液によるPGAのアルカリ分解の時間を調整することができる。この結果、金属やPGA以外の樹脂等のPGA以外の材料を劣化させることなく、所期の製品、例えば、インクジェット法で成形された3次元成形品や射出成形回路部品を製造することができるので、産業上の利用可能性が高い。
Claims (8)
- ポリグリコール酸を含む成形品を、温度50〜200℃の水媒体に、1分間〜14時間接触させた後に、アルカリ水溶液に浸漬することを特徴とするポリグリコール酸の分解方法。
- 前記ポリグリコール酸を含む成形品が、該成形品の少なくとも一部分にポリグリコール酸から形成される部材を有する、ポリグリコール酸を含む成形品である請求項1に記載のポリグリコール酸の分解方法。
- 前記成形品の少なくとも一部分にポリグリコール酸から形成される部材を有する、ポリグリコール酸を含む成形品が、該ポリグリコール酸から形成される部材を除いた部分に金属またはポリグリコール酸以外の樹脂を含む、ポリグリコール酸を含む成形品である請求項2に記載のポリグリコール酸の分解方法。
- 前記ポリグリコール酸が、グリコリド70〜100質量%及び他の環状モノマー30〜0質量%を開環重合して得られるポリグリコール酸である請求項1乃至3のいずれか1項に記載のポリグリコール酸の分解方法。
- 前記ポリグリコール酸が、(a)重量平均分子量(Mw)が10,000〜800,000、(b)重量平均分子量(Mw)と数平均分子量(Mn)との比(Mw/Mn)で表される分子量分布が1.5〜4.0、(c)末端カルボキシル基濃度が0.1〜300eq/106g、(d)残留グリコリド量が0.2質量%以下、かつ、(e)1%熱重量減少開始温度が210℃以上である請求項1乃至4のいずれか1項に記載のポリグリコール酸の分解方法。
- 前記アルカリ水溶液が、アルカリ化合物濃度2〜15質量%、かつ温度20〜95℃であるアルカリ水溶液であり、ポリグリコール酸を含む成形品を、該アルカリ水溶液に10秒間〜40分間浸漬する請求項1乃至5のいずれか1項に記載のポリグリコール酸の分解方法。
- 前記成形品が、インクジェット法で成形された3次元成形品である請求項3に記載のポリグリコール酸の分解方法。
- 前記成形品が、射出成形回路部品である請求項3に記載のポリグリコール酸の分解方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2011010969A JP2012149208A (ja) | 2011-01-21 | 2011-01-21 | ポリグリコール酸の分解方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2011010969A JP2012149208A (ja) | 2011-01-21 | 2011-01-21 | ポリグリコール酸の分解方法 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2012149208A true JP2012149208A (ja) | 2012-08-09 |
Family
ID=46791768
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2011010969A Pending JP2012149208A (ja) | 2011-01-21 | 2011-01-21 | ポリグリコール酸の分解方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP2012149208A (ja) |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2012149205A (ja) * | 2011-01-21 | 2012-08-09 | Kureha Corp | ポリグリコール酸組成物、ポリグリコール酸を含む樹脂成形品及び成形体、並びに、ポリグリコール酸の分解方法 |
| CN114524796A (zh) * | 2022-02-23 | 2022-05-24 | 中国科学院长春应用化学研究所 | 一种乙交酯的制备方法 |
| CN116057119A (zh) * | 2020-10-09 | 2023-05-02 | 株式会社吴羽 | 堵塞器、井下工具以及坑井处理方法 |
-
2011
- 2011-01-21 JP JP2011010969A patent/JP2012149208A/ja active Pending
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2012149205A (ja) * | 2011-01-21 | 2012-08-09 | Kureha Corp | ポリグリコール酸組成物、ポリグリコール酸を含む樹脂成形品及び成形体、並びに、ポリグリコール酸の分解方法 |
| CN116057119A (zh) * | 2020-10-09 | 2023-05-02 | 株式会社吴羽 | 堵塞器、井下工具以及坑井处理方法 |
| CN114524796A (zh) * | 2022-02-23 | 2022-05-24 | 中国科学院长春应用化学研究所 | 一种乙交酯的制备方法 |
| CN114524796B (zh) * | 2022-02-23 | 2024-03-26 | 中国科学院长春应用化学研究所 | 一种乙交酯的制备方法 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP5651026B2 (ja) | ポリグリコール酸組成物、ポリグリコール酸を含む樹脂成形品及び成形体、並びに、ポリグリコール酸の分解方法 | |
| US8865304B2 (en) | Biodegradable aliphatic polyester particles and production process thereof | |
| US10035876B2 (en) | Branched poly (hydroxy acid) and production process thereof | |
| JP4672554B2 (ja) | 脂肪族ポリエステルの製造方法 | |
| JP4231781B2 (ja) | ポリグリコール酸及びその製造方法 | |
| JP4486887B2 (ja) | 脂肪族ポリエステルの製造方法 | |
| CN103304786B (zh) | 一种连续化制备高分子量聚羟基酸的方法 | |
| JP4711828B2 (ja) | 脂肪族ポリエステルの製造方法 | |
| EP0805182B1 (en) | Production process for injection-molded product of polyglycolic acid | |
| CN106459390A (zh) | 聚酯以及用于制备这种聚酯的方法 | |
| WO2012029448A1 (ja) | 顆粒状脂肪族ポリエステル粒子、及び、その製造方法 | |
| CN114929779B (zh) | 脂肪族芳香族聚酯的制造方法 | |
| WO2007114459A1 (ja) | ポリ乳酸組成物 | |
| WO2012017832A1 (ja) | ポリグリコール酸粒子、ポリグリコール酸粒子の製造方法、及び、その用途 | |
| JPWO2012133037A1 (ja) | 生分解性脂肪族ポリエステル粒子、及びその製造方法 | |
| JP2017039863A (ja) | 環状ポリマーの製造方法及び環状ポリ乳酸樹脂組成物 | |
| JP5150074B2 (ja) | ポリ乳酸およびその製造方法 | |
| JP2016060897A (ja) | ポリマーとその製造方法 | |
| JP4649589B2 (ja) | コハク酸アンモニウムを用いるポリエステルの製造方法 | |
| JP2014058602A (ja) | ポリマーの連続的製造方法及びその連続的製造装置、並びに繊維の製造方法及びフィルムの製造方法 | |
| JP2022146911A (ja) | ポリエステル及びその製造方法 | |
| EP3042921A1 (en) | Method for preparing biodegradable polyester resin | |
| JP3144231B2 (ja) | 脂肪族ポリエステルおよび/またはその共重合体 | |
| JP2012139835A (ja) | 脂肪族ポリヒドロキシカルボン酸ペレット及びその製造方法 | |
| WO2012133039A1 (ja) | 生分解性脂肪族ポリエステル粒子、及びその製造方法 |