JP2017124384A - 複合酸化物触媒の製造方法 - Google Patents
複合酸化物触媒の製造方法 Download PDFInfo
- Publication number
- JP2017124384A JP2017124384A JP2016006351A JP2016006351A JP2017124384A JP 2017124384 A JP2017124384 A JP 2017124384A JP 2016006351 A JP2016006351 A JP 2016006351A JP 2016006351 A JP2016006351 A JP 2016006351A JP 2017124384 A JP2017124384 A JP 2017124384A
- Authority
- JP
- Japan
- Prior art keywords
- composite oxide
- oxide catalyst
- catalytically active
- producing
- source compound
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
Landscapes
- Catalysts (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
Abstract
Description
[1] (a)モリブデン、ビスマス及びケイ素を含む触媒活性元素の各供給源化合物を水性系で一体化及び加熱し、触媒活性成分の粉体を得る工程
(b)工程(a)で得られた触媒活性成分の粉体を、転動造粒法により、不活性担体に担持する工程を含む、オレフィンを酸素含有ガスにより気相接触酸化して不飽和アルデヒド及び不飽和カルボン酸を製造するための複合酸化物触媒を製造する方法であり、
ケイ素の供給源化合物の比表面積が30m2/g〜900m2/gであり、かつ体積平均粒径が0.1μm〜30μmである複合酸化物触媒の製造方法。
[3] 前記触媒活性成分中、前記ケイ素に対する前記ビスマスの原子比が0.04〜0.80である[1]又は[2]に記載の複合酸化物触媒の製造方法。
MoaBibCocNidFeeXfYgSihOi (1)
(式中、Xはナトリウム(Na)、カリウム(K)、ルビジウム(Rb)、セシウム(Cs)及びタリウム(Tl)からなる群から選ばれる少なくとも1種の元素であり、Yはホウ素(B)、リン(P)、砒素(As)及びタングステン(W)からなる群から選ばれる少なくとも1種の元素である。また、a〜jはそれぞれの元素の原子比を表わし、a=12のとき、b=0.5〜7、c=0.1〜10、d=0.1〜10、e=0.05〜5、f=0〜2、g=0〜3、h=1〜48の範囲にあり、またiは他の元素の酸化状態を満足させる数値である。)
[5] プロピレンと酸素含有ガスを含む原料混合ガスを[1]乃至[4]のいずれかに記載の複合酸化物触媒の製造方法により製造された複合酸化物触媒を用いて気相接触酸化するアクロレイン及びアクリル酸の製造方法。
[6] プロピレンの空間速度が80h−1〜320h−1の範囲である[5]に記載のアクロレイン及びアクリル酸の製造方法。
[7] 前記原料混合ガス中のプロピレン含有量が7体積%〜12体積%の範囲である[5]又は[6]に記載のアクロレイン及びアクリル酸の製造方法。
尚、モリブデン(Mo)、ビスマス(Bi)、ケイ素(Si)、コバルト(Co)、ニッケル(Ni)、鉄(Fe)、ナトリウム(Na)、カリウム(K)、ルビジウム(Rb)、セシウム(Cs)、タリウム(Tl)、ホウ素(B)、リン(P)、砒素(As)、タングステン(W)の各元素は、それぞれカッコ内の元素記号を用いて表記した。
上記モリブデン、ビスマス及びケイ素を含む触媒活性元素の各供給源化合物を水性系で一体化とは、上記触媒活性元素の各供給源化合物の水溶液ないし水分散液を一括にあるいは段階的に混合又は熟成処理することを意味する。すなわち、(イ)上記の各供給源化合物を一括して混合する方法、(ロ)上記の各供給源化合物を一括して混合し、そして熟成処理する方法、(ハ)上記の各供給源化合物を段階的に混合する方法、(ニ)上記の各供給源化合物を段階的に混合・熟成処理を繰り返す方法、及び(イ)〜(ニ)を組み合わせた方法はいずれも上記触媒活性元素の各供給源化合物の水性系での一体化の概念に含まれる。ここで、上記熟成とは、「工業原料もしくは半製品を、一定時間、一定温度などの特定条件のもとに処理して、必要とする物理性、化学性の取得、上昇あるいは所定反応の進行などをはかる操作」(化学大辞典/共立出版)のことをいう。なお、この発明において、上記の一定時間とは、10分〜24時間の範囲をいい、上記の一定温度とは、室温から水溶液ないし水分散液の沸点までの範囲をいう。
さらに、上記の一体化及び加熱においては、これら以外に、必要により乾燥、粉砕、成形等をその前後や途中に実施してもよい。
このようにして触媒活性成分の粉体を得ることができる。
上記不活性担体とは、シリカ、炭化珪素、アルミナ、ムライト、アランダム等の直径が好ましくは2.5mm〜10mm、更に好ましくは2.5mm〜6mmの球形担体等が挙げられる。これらのうち気孔率が20%〜60%、吸水率が10%〜60%であることが触媒活性成分を容易に担持できることであることより好ましい。
触媒活性成分の粉体量と不活性担体量の割合は通常、触媒活性成分の粉体量/(触媒活性成分の粉体量+不活性担体量)=10重量%〜90重量% 、好ましくは30重量%〜
80重量%である。
前記成型により得られた成型品は、直径が3mm〜12mmであることが好ましく、3
mm〜7mmであることが更に好ましい。
上記工程(b)により触媒活性成分の粉体が担持された不活性担体は、次いで焼成を行うことにより複合酸化物触媒を得ることができる。
この場合の焼成温度は通常250℃〜500℃、好ましくは300℃〜450℃、焼成時間は1時間〜50時間である。
更に必要によりシリカゲル、珪藻土、アルミナ粉末等の成型助剤を用いてもよい。成型助剤の使用量は、触媒活性成分の粉体100重量部に対して通常1重量部〜20重量部である。また、更に必要によりセラミックス繊維、ウイスカー等の無機繊維等の強度向上材を用いる事は、触媒の機械的強度の向上に有用である。これら繊維の使用量は、触媒活性成分の粉体100重量部に対して通常0.5重量部〜20重量部である。
ケイ素の供給源化合物を使用するに当たり、適度な比表面積を有する供給源化合物を選択することが重要である。該ケイ素の供給源化合物の比表面積は30m2/g〜900m2/gである。80m2/g〜700m2/gであることが好ましく、90m2/g〜400m2/gであることがより好ましく、120m2/g〜300m2/gであることが更に好ましい。適度な比表面積を有するケイ素の供給源化合物を選択し、複合酸化物触媒を製造することにより、複合酸化物触媒の活性成分の分散性が向上した高活性な触媒にすることが可能となる。
更には、強度に優れた複合酸化物触媒とすることができ、長期間、気相接触酸化反応を行っても、差圧の上昇等の不具合が起こらず安定的な運転が可能となる。
なお、ここでいう比表面積はケイ素の供給源化合物単位重量あたりの表面積であり、窒素吸着によるBET法により測定することができる。
前記ケイ素の供給源化合物の総体積の内、体積平均粒径の1.5倍以上の粒径を有する体積割合はレーザー回折散乱式粒度分布測定法により測定することがでる。尚、該体積平均粒径の測定方法は前記した方法に準ずる。
MoaBibCocNidFeeXfYgSihOi (1)
(式中、Xはナトリウム(Na)、カリウム(K)、ルビジウム(Rb)、セシウム(Cs)及びタリウム(Tl)からなる群から選ばれる少なくとも1種の元素であり、Yはホウ素(B)、リン(P)、砒素(As)及びタングステン(W)からなる群から選ばれる少なくとも1種の元素である。また、a〜jはそれぞれの元素の原子比を表わし、a=12のとき、b=0.5〜7、c=0.1〜10、d=0.1〜10、e=0.05〜5、f=0〜2、g=0〜3、h=1〜48の範囲にあり、またiは他の元素の酸化状態を満足させる数値である。)
上記組成式(1)の触媒活性成分により複合酸化物触媒を製造することにより、製造された触媒により気相接触酸化反応を行うと、より高収率でアクロレイン及びアクリル酸を製造することができる。
ビスマス(Bi)の供給源化合物としては、塩化ビスマス、硝酸ビスマス、酸化ビスマス、次炭酸ビスマス等が挙げられ、ビスマス添加量は、前記組成式(1)において、a=12のとき、b=0.5〜7となるように添加することが好ましく、より好ましくはb=0.7〜5.0、更に好ましくはb=1.0〜4.9となるように添加する。bが前記範囲内であることにより原料の転化率に優れ、高選択率で目的生成物を製造することができる複合酸化物触媒とすることができる。
ト、炭酸コバルト、酢酸コバルト等が挙げられ、コバルト添加量は、前記組成式(1)において、a=12のとき、c=0.1〜10となるように添加することが好ましく、より好ましくはc=0.5〜8.0、更に好ましくはc=1.0〜5.0となるように添加する。
鉄(Fe)の供給源化合物としては、硝酸第二鉄、硫酸第二鉄、塩化第二鉄、酢酸第二鉄等が挙げられ、鉄添加量は、前記組成式(1)において、a=12のとき、e=0.05〜5となるように添加することが好ましく、より好ましくはe=0.1〜4、更に好ましくはe=0.3〜2となるように添加する。
Yはホウ素(B)、リン(P)、砒素(As)及びタングステン(W)からなる群から選ばれる少なくとも1種の元素であれば特に限定されないが、ホウ素(B)、リン(P)及び砒素(As)からなる群から選ばれる少なくとも1種であることがより好ましく、ホウ素(B)であることが更に好ましい。
上記成分元素の供給源化合物としては、成分元素の酸化物、硝酸塩、炭酸塩、アンモニウム塩、水酸化物、カルボン酸塩、カルボン酸アンモニウム塩、ハロゲン化アンモニウム塩、水素酸、アセチルアセテート、アルコキシド等が挙げられ、その具体例としては、下記のようなものが挙げられる。
量は、前記組成式(1)において、a=12のときに、f=0〜2となるように供給される。
例えば、X成分としてナトリウム(Na)を用いた場合、ビスマス(Bi)とNaとを複合炭酸塩化合物は、炭酸ナトリウム又は重炭酸ナトリウムの水溶液等に、硝酸ビスマス等の水溶性ビスマス化合物の水溶液を滴下混合し、得られた沈殿を水洗、乾燥することによって製造することができる。
カリウム(K)の供給源化合物としては、硝酸カリウム、硫酸カリウム、塩化カリウム、炭酸カリウム、酢酸カリウム等が挙げられる。
ルビジウム(Rb)の供給源化合物としては、硝酸ルビジウム、硫酸ルビジウム、塩化ルビジウム、炭酸ルビジウム、酢酸ルビジウム等が挙げられる。
ホウ素(B)の供給源化合物としては、ホウ砂、ホウ酸アンモニウム、ホウ酸等が挙げられる。
リン(P)の供給源化合物としては、リンモリブデン酸アンモニウム、リン酸アンモニウム、リン酸、五酸化リン等が挙げられる。
タングステン(W)の供給源化合物としては、パラタングステン酸アンモニウム、メタタングステン酸アンモニウム、三酸化タングステン、タングステン酸、リンタングステン酸等が挙げられる。
また、上記のようにして複合酸化物触媒を製造する場合、ケイ素成分の供給源化合物として、熱分解シリカが好ましく、ビスマス成分の供給源化合物として、(1)酸化ビスマスまたは次炭酸ビスマスのいずれか一方、(2)所要のNaの少なくとも一部を固溶した次炭酸ビスマス、(3)成分の少なくとも一部を含むBiとX成分との複合炭酸塩化合物、あるいは(4)所要のNaおよびX成分のそれぞれ少なくとも一部を含むBiとNaとXとの複合炭酸塩化合物を組み合わせて用いることにより、容易に工業的に優れた触媒を製造できる。上記複合酸化物触媒は、触媒活性元素の各供給源化合物の水性系での一体化及び加熱し、触媒活性成分の粉体を得る工程を経て製造するが、その一部としてモリブデン、鉄、ニッケル又はコバルトの少なくとも一つ、及びシリカを一部として含む原料塩水溶液を乾燥して得た乾燥物を加熱処理して触媒活性成分の前駆体粉末を製造する前工程を経た後、該触媒活性成分の前駆体粉末とビスマス化合物とを水性溶媒とともに一体化し、乾燥、焼成する後工程を経て触媒活性成分の粉末を調製することが好ましい。
原理を利用し、ケイ素の供給源化合物を媒体中に微分散し、分散液とする方法が挙げられる。ケイ素の供給源化合物を媒体中に微分散し、分散液とする分散装置としては、例えばホモジナイザー、ホモミキサー、高剪断ブレンダー、ビーズミル、超音波分散装置が挙げられ、中でも、微分散したケイ素の供給源化合物の粒径分布がシャープとなることより、ホモジナイザー、ホモミキサーが好ましく、ホモジナイザーがより好ましい。
・空間速度SV(h−1)=反応器に供給するオレフィンガスの体積流量(0℃、1気圧条件)/反応器に充填された複合金属酸化物触媒の体積(反応性の無い固形物は含まない)
シリカの比表面積は、窒素吸着によるBET1点法により触媒単位重量あたりの表面積を測定した。複合酸化物触媒を250℃で15分間、窒素ガス送風状態で処理したサンプルを、測定装置:マックソーブHM Model-1201(株式会社マウンテック製)を用いて、B
ET1 点法(吸着ガス:窒素)にて比表面積を測定した。
サンプルをレーザー回折散乱式粒度分布測定器であるWet unit LMS-20
00s、(株式会社セイシン企業製)により、シリカの体積基準粒径分布を測定した。又
、50%粒径を測定し、シリカの体積平均粒径とした。尚、湿式法により測定したものである。
体積平均粒径の1.5倍以上の粒径を有する粒子の体積割合は該体積基準粒径分布より計算して求めた。
<複合酸化物触媒の調製>
容器に温水1500mlを入れ、更にパラモリブデン酸アンモニウム238gを加えて溶解させ、溶液とした。次いで、該溶液にヒュームドシリカの水分散液460gを加えて、撹拌し、懸濁液とした(以下、「懸濁液A」と称する)。該ヒュームドシリカ水分散液は、ヒュームドシリカ5kg(比表面積150m2/g)をイオン交換水22.5Lに加
えてヒュームドシリカ懸濁液とした後に、該ヒュームドシリカ懸濁液を、ホモジナイザーであるULTRA-TURRAX T115KT(IKA社製)により、30分間分散処理を行い、ヒューム
ドシリカ水分散液としたものであり、ケイ素の供給源化合物とした。尚、ヒュームドシリカ水分散液中のシリカの体積平均粒径は1.307μmであり、体積平均粒径の1.5倍以上の粒径の粒子の体積割合は8.3%であった。
更に、別の容器に純水93ml、アンモニア水14.3mlを入れ、パラモリブデン酸アンモニウム28.4gを加えて溶解し、「溶液C」とした。次いで、溶液Cにホウ砂0.9g及び硝酸カリウム0.7gを加えて溶解し、「溶液D」とした。前記熱処理した固形物167gを溶液Dに添加し、均一になるように混合した。次いでNaを0.53%固溶した次炭酸ビスマス14.6gを加えて30分間混合し、触媒活性成分とした。該触媒活性成分を加熱して水分を除去し、乾燥品とし、次いで該乾燥品を粉砕し、触媒活性成分の粉体を得た(以下、「粉体A」と称する)。
粉体A、グリセリンの16.7重量%水溶液、アルミナ及びシリカを主成分とする不活性担体を用いて、転動造粒法により、複合酸化物触媒前駆体を調製した。転動造粒装置に直径4.0mmの球状の不活性担体(気孔率40%、吸水率20%)を投入し、次いで該粉体Aとグリセリン水溶液を交互に添加することにより粉体Aを不活性担体に担持させ、担持成型体を得た(粉体A/(粉体A+不活性担体)=40重量%)。担持成型体の直径は5.0mmであった。このときグリセリンを用いた有機系バインダー量は、触媒活性成分の粉体100重量部に対して、2重量部であった。
該担持成型体を空気雰囲気下、515℃で2時間、焼成を行い、複合酸化物触媒を得た。ケイ素の供給源化合物であるシリカの比表面積および体積平均粒径を表1に示した。触媒活性成分の組成比並びに該触媒活性成分中のケイ素に対するビスマスの原子比を表2に示した。
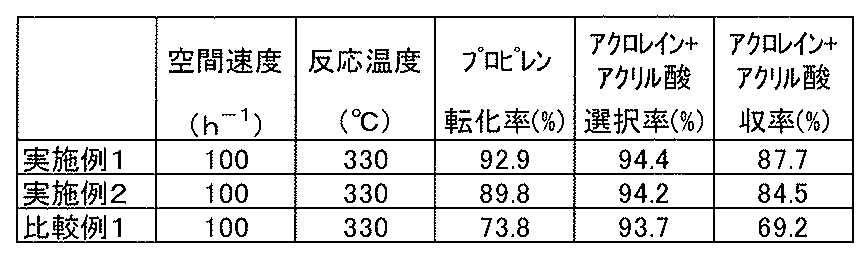
該複合酸化物触媒40mlをムライトボール52mlと混合し、ステンレス鋼製ナイタージャケット付反応管に充填し、プロピレン10%、スチーム17%、酸素15%、窒素58%の原料混合ガスを圧力70kPaで反応管内に導入し、プロピレンの酸化反応を実施した。この時、プロピレンの空間速度は100h−1であった。結果は表3にまとめた。
・プロピレン転化率(モル%)=(反応したプロピレンのモル数/供給したプロピレンのモル数)×100
・アクロレイン選択率(モル%)=(生成したアクロレインのモル数/反応したプロピレンのモル数)×100
・アクリル酸選択率(モル%)=(生成したアクリル酸のモル数/反応したプロピレンのモル数)×100
・アクロレイン収率(モル%)=(生成したアクロレインのモル数/供給したプロピレンのモル数)×100
・アクリル酸収率(モル%)=(生成したアクリル酸のモル数/供給したプロピレンのモル数)×100
・合計収率(モル%)=アクロレイン収率(モル%)+アクリル酸収率(モル%)
容器に温水1670mlを入れ、更にパラモリブデン酸アンモニウム265gを加えて溶解させ、溶液とした。次いで、該溶液にヒュームドシリカの水分散液256gを加えて、撹拌し、懸濁液とした(以下、「懸濁液A」と称する)。該ヒュームドシリカ水分散液は、ヒュームドシリカ5kg(比表面積93m2/g)をイオン交換水22.5Lに加えてヒュームドシリカ懸濁液とした後に、該ヒュームドシリカ懸濁液を、ホモジナイザーであるULTRA-TURRAX T115KT(IKA社製)により、30分間分散処理を行い、ヒュームド
シリカ水分散液としたものであり、ケイ素の供給源化合物とした。尚、ヒュームドシリカ水分散液中のシリカの体積平均粒径は0.247μmであり、体積平均粒径の1.5倍以上の粒径の粒子の体積割合は7.6%であった。
更に、別の容器に純水93ml、アンモニア水14.3mlを入れ、パラモリブデン酸アンモニウム31.7gを加えて溶解し、「溶液C」とした。次いで、溶液Cにホウ砂1.0g及び硝酸カリウム0.8gを加えて溶解し、「溶液D」とした。前記熱処理した固形物163gを溶液Dに添加し、均一になるように混合した。次いでNaを0.53%固溶した次炭酸ビスマス16.2gを加えて30分間混合し、触媒活性成分とした。該触媒活性成分を加熱して水分を除去し、乾燥品とし、次いで該乾燥品を粉砕し、触媒活性成分の粉体を得た(以下、「粉体C」と称する)。
粉体C、グリセリンの16.7重量%水溶液、アルミナ及びシリカを主成分とする不活性担体を用いて、転動造粒法により、複合酸化物触媒前駆体を調製した。転動造粒装置に直径4.0mmの球状の不活性担体(気孔率40%、吸水率20%)を投入し、次いで該粉体Aとグリセリン水溶液を交互に添加することにより粉体Aを不活性担体に担持させ、担持成型体を得た(粉体A/(粉体A+不活性担体)=40重量%)。担持成型体の直径は5.0mmであった。このときグリセリンを用いた有機系バインダー量は、触媒活性成分の粉体100重量部に対して、2重量部であった。
該担持成型体を空気雰囲気下、515℃で2時間、焼成を行い、複合酸化物触媒を得た。ケイ素の供給源化合物であるシリカの比表面積および体積平均粒径を表1に示した。触媒活性成分の組成比並びに該触媒活性成分中のケイ素に対するビスマスの原子比を表2に示した。
該複合酸化物触媒を用いて実施例1と同様の条件でプロピレンの酸化反応を行った。結果は表3にまとめた。
容器に温水1885mlを入れ、更にパラモリブデン酸アンモニウム299gを加えて溶解させ、溶液とした(以下、「溶液A」と称する)。
更に、別の容器に純水50ml、アンモニア水8.5mlを入れ、パラモリブデン酸アンモニウム17.0gを加えて溶解し、「溶液C」とした。次いで、溶液Cにホウ砂0.5g及び硝酸カリウム0.4gを加えて溶解し、「溶液D」とした。前記熱処理した固形物100gを溶液Dに添加し、均一になるように混合した。次いでNaを0.53%固溶した次炭酸ビスマス8.7gを加えて30分間混合し、触媒活性成分とした。該触媒活性成分を加熱して水分を除去し、乾燥品とし、次いで該乾燥品を粉砕し、触媒活性成分の粉
体を得た(以下、「粉体B」と称する)。
粉体B、グリセリンの16.7重量%水溶液、アルミナ及びシリカを主成分とする不活性担体を用いて、転動造粒法により、複合酸化物触媒前駆体を調製した。転動造粒装置に直径4.0mmの球状の不活性担体(気孔率40%、吸水率20%)を投入し、次いで該粉体Aとグリセリン水溶液を交互に添加することにより粉体Aを不活性担体に担持させ、担持成型体を得た(粉体A/(粉体A+不活性担体)=40重量%)。担持成型体の直径は5.0mmであった。このときグリセリンを用いた有機系バインダー量は、触媒活性成分の粉体100重量部に対して、2重量部であった。
該担持成型体を空気雰囲気下、515℃で2時間、焼成を行い、複合酸化物触媒を得た。ケイ素の供給源化合物であるシリカの比表面積および体積平均粒径を表1に示した。触媒活性成分の組成比並びに該触媒活性成分中のケイ素に対するビスマスの原子比を表2に示した。
該複合酸化物触媒を用いて実施例1と同様の条件でプロピレンの酸化反応を行った。結果は表3にまとめた。
Claims (7)
- (a)モリブデン、ビスマス及びケイ素を含む触媒活性元素の各供給源化合物を水性系で一体化及び加熱し、触媒活性成分の粉体を得る工程
(b)工程(a)で得られた触媒活性成分の粉体を、転動造粒法により、不活性担体に担持する工程を含む、オレフィンを酸素含有ガスにより気相接触酸化して不飽和アルデヒド及び不飽和カルボン酸を製造するための複合酸化物触媒を製造する方法であり、
ケイ素の供給源化合物の比表面積が30m2/g〜900m2/gであり、かつ体積平均粒径が0.1μm〜30μmである複合酸化物触媒の製造方法。 - 前記ケイ素の供給源化合物総体積の内、体積平均粒径の1.5倍以上の粒径を有する粒子の体積割合が15%以下である請求項1に記載の複合酸化物触媒の製造方法。
- 前記触媒活性成分中、前記ケイ素に対する前記ビスマスの原子比が0.04〜0.80である請求項1又は2に記載の複合酸化物触媒の製造方法。
- 前記触媒活性成分が下記組成式(1)で表される請求項1乃至3のいずれか1項に記載の複合酸化物触媒の製造方法。
MoaBibCocNidFeeXfYgSihOi (1)
(式中、Xはナトリウム(Na)、カリウム(K)、ルビジウム(Rb)、セシウム(Cs)及びタリウム(Tl)からなる群から選ばれる少なくとも1種の元素であり、Yはホウ素(B)、リン(P)、砒素(As)及びタングステン(W)からなる群から選ばれる少なくとも1種の元素である。また、a〜jはそれぞれの元素の原子比を表わし、a=12のとき、b=0.5〜7、c=0.1〜10、d=0.1〜10、e=0.05〜5、f=0〜2、g=0〜3、h=1〜48の範囲にあり、またiは他の元素の酸化状態を満足させる数値である。) - プロピレンと酸素含有ガスを含む原料混合ガスを請求項1乃至4のいずれか1項に記載の複合酸化物触媒の製造方法により製造された複合酸化物触媒を用いて気相接触酸化するアクロレイン及びアクリル酸の製造方法。
- プロピレンの空間速度が80h−1〜320h−1の範囲である請求項5に記載のアクロレイン及びアクリル酸の製造方法。
- 前記原料混合ガス中のプロピレン含有量が7体積%〜12体積%の範囲である請求項5又は6に記載のアクロレイン及びアクリル酸の製造方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2016006351A JP6743391B2 (ja) | 2016-01-15 | 2016-01-15 | 複合酸化物触媒の製造方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2016006351A JP6743391B2 (ja) | 2016-01-15 | 2016-01-15 | 複合酸化物触媒の製造方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2017124384A true JP2017124384A (ja) | 2017-07-20 |
| JP6743391B2 JP6743391B2 (ja) | 2020-08-19 |
Family
ID=59363712
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2016006351A Active JP6743391B2 (ja) | 2016-01-15 | 2016-01-15 | 複合酸化物触媒の製造方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP6743391B2 (ja) |
Cited By (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2020171906A (ja) * | 2019-04-15 | 2020-10-22 | 日本化薬株式会社 | 触媒およびその製造方法 |
| CN112691680A (zh) * | 2019-10-23 | 2021-04-23 | 中国石油化工股份有限公司 | 丙烯醛合成用复合催化剂及其制备方法与应用 |
| JP2021146253A (ja) * | 2020-03-18 | 2021-09-27 | 三菱ケミカル株式会社 | 不飽和カルボン酸合成用触媒の製造方法 |
| JP2021146254A (ja) * | 2020-03-18 | 2021-09-27 | 三菱ケミカル株式会社 | 不飽和カルボン酸合成用触媒の製造方法 |
| JP2022067425A (ja) * | 2020-10-20 | 2022-05-06 | 三菱ケミカル株式会社 | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 |
| JP2022067427A (ja) * | 2020-10-20 | 2022-05-06 | 三菱ケミカル株式会社 | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 |
| JP7237268B1 (ja) * | 2021-10-14 | 2023-03-10 | 日本化薬株式会社 | 不飽和カルボン酸製造用触媒およびその製造方法、並びに不飽和カルボン酸の製造方法 |
Citations (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS5644046A (en) * | 1979-09-17 | 1981-04-23 | Standard Oil Co | Wear proof and high activity component fluid bed catalyst |
| JPS63268765A (ja) * | 1987-04-28 | 1988-11-07 | Shin Etsu Chem Co Ltd | ガラス繊維製品処理剤 |
| JP2003220334A (ja) * | 2001-11-08 | 2003-08-05 | Mitsubishi Chemicals Corp | 複合酸化物触媒及びその製造方法 |
| JP2004530567A (ja) * | 2000-12-11 | 2004-10-07 | コーニング インコーポレイテッド | 光学グレードのフッ化物結晶のレーザ用光学素子の製造方法 |
| JP2008155126A (ja) * | 2006-12-22 | 2008-07-10 | Mitsubishi Rayon Co Ltd | 金属成分含有触媒の製造方法 |
| JP2012501946A (ja) * | 2008-09-05 | 2012-01-26 | キャボット コーポレイション | 凝集体サイズが制御されたヒュームドシリカ及びそれを製造するためのプロセス |
| JP2012045516A (ja) * | 2010-08-30 | 2012-03-08 | Nippon Shokubai Co Ltd | 不飽和アルデヒドおよび/または不飽和カルボン酸製造用触媒の製造方法およびその触媒、ならびに該触媒を用いたアクロレインおよび/またはアクリル酸の製造方法 |
| JP2012194334A (ja) * | 2011-03-16 | 2012-10-11 | Canon Inc | 電子写真用の導電性部材 |
| WO2013161703A1 (ja) * | 2012-04-23 | 2013-10-31 | 日本化薬株式会社 | 成型触媒の製造方法および該成型触媒を用いるジエンまたは不飽和アルデヒドおよび/または不飽和カルボン酸の製造方法 |
| WO2014152726A1 (en) * | 2013-03-15 | 2014-09-25 | Dow Global Technologies Llc | Epdm packaging system and process |
| JP2017029884A (ja) * | 2015-07-29 | 2017-02-09 | 三菱化学株式会社 | 複合酸化物触媒の製造方法 |
-
2016
- 2016-01-15 JP JP2016006351A patent/JP6743391B2/ja active Active
Patent Citations (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS5644046A (en) * | 1979-09-17 | 1981-04-23 | Standard Oil Co | Wear proof and high activity component fluid bed catalyst |
| US4280929A (en) * | 1979-09-17 | 1981-07-28 | Standard Oil Company | Attrition resistant-higher active component fluid bed catalysts |
| JPS63268765A (ja) * | 1987-04-28 | 1988-11-07 | Shin Etsu Chem Co Ltd | ガラス繊維製品処理剤 |
| JP2004530567A (ja) * | 2000-12-11 | 2004-10-07 | コーニング インコーポレイテッド | 光学グレードのフッ化物結晶のレーザ用光学素子の製造方法 |
| JP2003220334A (ja) * | 2001-11-08 | 2003-08-05 | Mitsubishi Chemicals Corp | 複合酸化物触媒及びその製造方法 |
| JP2008155126A (ja) * | 2006-12-22 | 2008-07-10 | Mitsubishi Rayon Co Ltd | 金属成分含有触媒の製造方法 |
| JP2012501946A (ja) * | 2008-09-05 | 2012-01-26 | キャボット コーポレイション | 凝集体サイズが制御されたヒュームドシリカ及びそれを製造するためのプロセス |
| JP2012045516A (ja) * | 2010-08-30 | 2012-03-08 | Nippon Shokubai Co Ltd | 不飽和アルデヒドおよび/または不飽和カルボン酸製造用触媒の製造方法およびその触媒、ならびに該触媒を用いたアクロレインおよび/またはアクリル酸の製造方法 |
| JP2012194334A (ja) * | 2011-03-16 | 2012-10-11 | Canon Inc | 電子写真用の導電性部材 |
| WO2013161703A1 (ja) * | 2012-04-23 | 2013-10-31 | 日本化薬株式会社 | 成型触媒の製造方法および該成型触媒を用いるジエンまたは不飽和アルデヒドおよび/または不飽和カルボン酸の製造方法 |
| WO2014152726A1 (en) * | 2013-03-15 | 2014-09-25 | Dow Global Technologies Llc | Epdm packaging system and process |
| JP2017029884A (ja) * | 2015-07-29 | 2017-02-09 | 三菱化学株式会社 | 複合酸化物触媒の製造方法 |
Cited By (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP7209578B2 (ja) | 2019-04-15 | 2023-01-20 | 日本化薬株式会社 | 触媒およびその製造方法 |
| JP2020171906A (ja) * | 2019-04-15 | 2020-10-22 | 日本化薬株式会社 | 触媒およびその製造方法 |
| CN112691680B (zh) * | 2019-10-23 | 2023-05-02 | 中国石油化工股份有限公司 | 丙烯醛合成用复合催化剂及其制备方法与应用 |
| CN112691680A (zh) * | 2019-10-23 | 2021-04-23 | 中国石油化工股份有限公司 | 丙烯醛合成用复合催化剂及其制备方法与应用 |
| JP2021146254A (ja) * | 2020-03-18 | 2021-09-27 | 三菱ケミカル株式会社 | 不飽和カルボン酸合成用触媒の製造方法 |
| JP2021146253A (ja) * | 2020-03-18 | 2021-09-27 | 三菱ケミカル株式会社 | 不飽和カルボン酸合成用触媒の製造方法 |
| JP7347283B2 (ja) | 2020-03-18 | 2023-09-20 | 三菱ケミカル株式会社 | 不飽和カルボン酸合成用触媒の製造方法 |
| JP7347282B2 (ja) | 2020-03-18 | 2023-09-20 | 三菱ケミカル株式会社 | 不飽和カルボン酸合成用触媒の製造方法 |
| JP2022067425A (ja) * | 2020-10-20 | 2022-05-06 | 三菱ケミカル株式会社 | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 |
| JP2022067427A (ja) * | 2020-10-20 | 2022-05-06 | 三菱ケミカル株式会社 | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 |
| JP7480672B2 (ja) | 2020-10-20 | 2024-05-10 | 三菱ケミカル株式会社 | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 |
| JP7480671B2 (ja) | 2020-10-20 | 2024-05-10 | 三菱ケミカル株式会社 | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 |
| JP7237268B1 (ja) * | 2021-10-14 | 2023-03-10 | 日本化薬株式会社 | 不飽和カルボン酸製造用触媒およびその製造方法、並びに不飽和カルボン酸の製造方法 |
| WO2023063349A1 (ja) * | 2021-10-14 | 2023-04-20 | 日本化薬株式会社 | 不飽和カルボン酸製造用触媒およびその製造方法、並びに不飽和カルボン酸の製造方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| JP6743391B2 (ja) | 2020-08-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP6743391B2 (ja) | 複合酸化物触媒の製造方法 | |
| EP2832718B1 (en) | Process for producing acrylic acid using fixed-bed multitubular reactor | |
| EP4219003A1 (en) | Catalyst precursor, catalyst using same, production method for compound and production method for catalyst | |
| CN104302391A (zh) | 甲基丙烯酸制造用催化剂、其制造方法及使用该催化剂的甲基丙烯酸的制造方法 | |
| JP2014226614A (ja) | メタクリル酸製造用触媒の製造方法及びメタクリル酸の製造方法 | |
| JP6628386B1 (ja) | 不飽和カルボン酸製造用触媒 | |
| JP2008264766A (ja) | 酸化物触媒および該触媒を用いたアクロレインまたはアクリル酸の製造方法ならびに当該アクリル酸を用いた吸水性樹脂の製造方法 | |
| JP6812869B2 (ja) | 複合酸化物触媒の製造方法 | |
| JP2020015043A (ja) | メタクリル酸製造用触媒の製造方法 | |
| JP7705342B2 (ja) | アクロレインおよびアクリル酸製造用触媒の製造方法ならびに該触媒を用いたアクロレインおよびアクリル酸の製造方法 | |
| JP6447327B2 (ja) | 複合酸化物触媒、それを用いたアクロレイン及びアクリル酸の製造方法 | |
| JP2017176931A (ja) | 触媒 | |
| JP7480671B2 (ja) | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 | |
| WO2016147324A1 (ja) | 不飽和アルデヒドおよび/または不飽和カルボン酸製造用触媒およびその製造方法ならびに不飽和アルデヒドおよび/または不飽和カルボン酸の製造方法 | |
| EP2832717B1 (en) | Method for producing acrylic acid and acrolein using fixed-bed multitubular reactor | |
| KR101925641B1 (ko) | 메타크릴산 제조용 촉매의 제조 방법 및 메타크릴산의 제조 방법 | |
| JP6493069B2 (ja) | 複合酸化物触媒の製造方法 | |
| JP6487242B2 (ja) | アクリル酸製造用触媒の製造方法とその触媒、ならびに該触媒を用いたアクリル酸の製造方法 | |
| JPWO2018110126A1 (ja) | α,β−不飽和カルボン酸製造用触媒前駆体の製造方法、α,β−不飽和カルボン酸製造用触媒の製造方法、α,β−不飽和カルボン酸の製造方法およびα,β−不飽和カルボン酸エステルの製造方法 | |
| JP2005169311A (ja) | 複合酸化物触媒の製造方法 | |
| JP7480672B2 (ja) | 不飽和アルデヒド及び不飽和カルボン酸合成用触媒の製造方法 | |
| JP4207531B2 (ja) | メタクリル酸製造用触媒の製造方法およびメタクリル酸の製造方法 | |
| JP4060578B2 (ja) | 複合酸化物触媒の製造方法 | |
| JP3797146B2 (ja) | メタクリル酸製造用触媒の製造方法およびメタクリル酸の製造方法 | |
| JP4060581B2 (ja) | 複合酸化物触媒の製造方法 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A711 | Notification of change in applicant |
Free format text: JAPANESE INTERMEDIATE CODE: A712 Effective date: 20170421 |
|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20180717 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20190320 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20190326 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20190521 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20191023 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20191205 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20200414 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20200525 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20200630 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20200713 |
|
| R151 | Written notification of patent or utility model registration |
Ref document number: 6743391 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R151 |