JP2017500885A - 高力価パンクレアチン医薬組成物 - Google Patents

高力価パンクレアチン医薬組成物 Download PDF

Info

Publication number
JP2017500885A
JP2017500885A JP2016552457A JP2016552457A JP2017500885A JP 2017500885 A JP2017500885 A JP 2017500885A JP 2016552457 A JP2016552457 A JP 2016552457A JP 2016552457 A JP2016552457 A JP 2016552457A JP 2017500885 A JP2017500885 A JP 2017500885A
Authority
JP
Japan
Prior art keywords
pancreatin
solvent
mpa
lipase
activity
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Pending
Application number
JP2016552457A
Other languages
English (en)
Other versions
JP2017500885A5 (ja
Inventor
パーレット,ステファン
ベッカー,ロバート
ボルトゥリ,ルイギ
グヒドルシ,ルイギ
アーズッフィ,パオラ
ピロンティ,ヴィンセンツァ
トタ,マイケル
ワード,ウィリアム
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Allergan Pharmaceuticals Holdings Ireland ULC
Original Assignee
Aptalis Pharma Ltd
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Family has litigation
First worldwide family litigation filed litigation Critical https://patents.darts-ip.com/?family=53042009&utm_source=google_patent&utm_medium=platform_link&utm_campaign=public_patent_search&patent=JP2017500885(A) "Global patent litigation dataset” by Darts-ip is licensed under a Creative Commons Attribution 4.0 International License.
Application filed by Aptalis Pharma Ltd filed Critical Aptalis Pharma Ltd
Publication of JP2017500885A publication Critical patent/JP2017500885A/ja
Publication of JP2017500885A5 publication Critical patent/JP2017500885A5/ja
Pending legal-status Critical Current

Links

Images

Classifications

    • C—CHEMISTRY; METALLURGY
    • C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
    • C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
    • C12N9/00—Enzymes; Proenzymes; Compositions thereof; Processes for preparing, activating, inhibiting, separating or purifying enzymes
    • C12N9/94—Pancreatin
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
    • A61P1/14—Prodigestives, e.g. acids, enzymes, appetite stimulants, antidyspeptics, tonics, antiflatulents
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
    • A61K38/00—Medicinal preparations containing peptides

Landscapes

  • Health & Medical Sciences (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • Chemical & Material Sciences (AREA)
  • Engineering & Computer Science (AREA)
  • Bioinformatics & Cheminformatics (AREA)
  • Organic Chemistry (AREA)
  • General Health & Medical Sciences (AREA)
  • Medicinal Chemistry (AREA)
  • Genetics & Genomics (AREA)
  • Wood Science & Technology (AREA)
  • Zoology (AREA)
  • Animal Behavior & Ethology (AREA)
  • Public Health (AREA)
  • Veterinary Medicine (AREA)
  • Pharmacology & Pharmacy (AREA)
  • Biotechnology (AREA)
  • Biochemistry (AREA)
  • Microbiology (AREA)
  • General Engineering & Computer Science (AREA)
  • Molecular Biology (AREA)
  • Biomedical Technology (AREA)
  • Proteomics, Peptides & Aminoacids (AREA)
  • Epidemiology (AREA)
  • Immunology (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • General Chemical & Material Sciences (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • Nutrition Science (AREA)
  • Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
  • Medicinal Preparation (AREA)
  • Enzymes And Modification Thereof (AREA)
  • Medicines Containing Material From Animals Or Micro-Organisms (AREA)

Abstract

本開示は、高活性パンクレアチン酵素を含む高力価医薬組成物を提供する。本発明はまた、HA−パンクレアチン酵素を作製する工程およびその組成物または剤形、およびそれらの使用のための方法を対象とする。【選択図】なし

Description

関連出願
本願は、開示を全ての目的のためにその全体において参照により本明細書中に組み込む、2013年11月5日提出の米国仮出願第61/900,092号の35USC§119(e)に基づく優先権を主張する。
本開示は、高活性パンクレアチン(HA−パンクレアチン)酵素を含む高力価医薬組成物を対象とする。本開示はまた、HA−パンクレアチン酵素を作製する工程およびその組成物または剤形およびそれらの使用のための方法を対象とする。
200,000人を超える米国人が罹患しているとFDAが推定する膵外分泌不全(EPI)は、個体がその膵臓により産生される酵素を欠くがゆえに食物を適正に消化できないという生理学的障害を含む。この消化酵素の欠失は、消化不良および栄養吸収不良などの障害につながり、これは、それに伴う、栄養不良および他の結果的なおよび望ましくない生理状態へと至る。これらの障害は、嚢胞性線維症(CF)ならびに膵臓癌、膵切除、および膵炎などの膵臓の外分泌機能を損なう他の状態に罹患する者に対してよく見られる。栄養不良は、特に乳幼児およびCF患者の場合は、処置を行わないと生命に関わり得る。本障害は、成長不良,免疫反応不全、および寿命短縮につながり得る。
パンクレリパーゼ酵素および他の膵臓酵素産物(PEP)などの消化酵素は、少なくとも部分的にEPIを治療するために投与され得る。投与される消化酵素によって、患者はより効率的に食物を消化できるようになる。
EPIを処置するために使用されるパンクレリパーゼ酵素は、とりわけエラスターゼ、ホスホリパーゼ、およびコレステラーゼを含む他の酵素および様々な補助因子および補酵素を伴う、主に3種類の酵素クラス:リパーゼ、アミラーゼ、およびプロテアーゼの組み合わせである。これらの酵素は、天然では膵臓で産生され、脂肪、タンパク質および炭水化物の消化に重要である。この酵素は、グリセロールおよび脂肪酸への脂肪の加水分解、デキストリンおよび糖へのデンプンの加水分解、ならびにアミノ酸および派生物質へのタンパク質の加水分解を触媒する。しかし、消化は、正確な消化機能に寄与する多くの他の酵素および基質を含み、全ての消化産物を産生することに関与する複雑な過程である。
パンクレリパーゼ酵素は、ブタ膵腺から調製され得る。他のパンクレリパーゼ供給源としては、ウシ膵腺および/または膵液が挙げられる。これらの酵素の天然の哺乳動物供給源によって、ヒト膵臓により分泌されるものと同様の酵素組成の産物が得られる。他の非哺乳動物供給源も使用され得、例えばU.S.6,051,220、U.S.2004/0057944、2001/0046493、および/またはWO2006044529に記載のものがある。
パンクレリパーゼ含有産物が効果的な治療となり得る一方で、それに伴う問題がある。食事ごとに複数(4から9個)の比較的大型のカプセル(高薬物負荷量(high pill load))が必要とされることから、患者の服用順守が不良になる。高薬物負荷量(high pill load)の結果生じる潜在的な微生物およびウイルス混入も望ましくないものとして注意すべきである。これらの問題は全て、酵素抽出物の純度が低いことと関連する。純度の問題は、粗製の水性混合物またはスラリーの生成、アルコール沈殿、遠心およびろ過を含む、長年にわたり用いられてきた酵素抽出手順の結果である。このような抽出工程から得られる最終産物の保持タンパク質は僅か25%であり得る。例えば、これらのパンクレリパーゼ抽出物の有効性に関して重要な酵素であるリパーゼは、100USP IU/mgの範囲の活性を有する。これは、およそ25,000IU/mgの活性を有する純粋なブタリパーゼ(Sigma Aldrichから入手可能な純粋なブタリパーゼなど)の活性と対照をなす。計算の基礎としてこれらの近似を用いて、この生成物は、0.5%未満の活性リパーゼを含有すると推測され得る。さらに、過剰な不活性物質の存在のさらなる結果は、何らかの感染物質混入が回避不能にこの容積の一部分となり得、その結果、混合物の所望の活性構成要素と一緒にまた取り込まれ得ることである。過剰な不活性物質はまた、例えば膜フィルターまたはろ過カラムの目詰まりおよびその潜在的な感染バーデンを減少させるのに有用な電離放射線から抽出物を遮蔽することを通じて、バイオバーデンを減少させることを目的とした技術を妨害する。
ある事例において、多数の純粋な単一酵素および3種類の単一酵素の混合物がEPIの処置のための臨床開発に入っている。これらは、組み換え胆汁塩刺激リパーゼ(BSSL)(EXINALDA(商標)/KIOBRINA(登録商標));母乳に含有されるヒトリパーゼの組み換え体MERISPASE(登録商標);組み換えイヌ胃リパーゼMS1819;組み換えリパーゼおよびリプロタマーゼ;化学的架橋組み換え細菌リパーゼからなる混合物;および微生物供給源から抽出されるプロテアーゼおよびアミラーゼである。これらの実験的治療薬は全て、今までのところ、ZENPEP(登録商標)またはULTRESA(登録商標)などのブタ膵臓からの市販の酵素抽出物と同等の治療効果レベルを示すことができていない。同様に、パンクレリパーゼ抽出産物で以前に得られたものと比較して脂肪吸収係数(CFA)の上昇に関してその有効性がより低かったので、2011年1月12日のFDAの諮問会議はリプロタマーゼの承認に反対票を投じた。
既存のパンクレリパーゼ含有製品と比較してより濃縮され、精製されており、さらにEPIの処置に対するその有効性を維持している生成物があればより好都合で潜在的により安全な製品を産生できるようになるため、このような生成物が明らかに必要とされている。プロテアーゼ、リパーゼまたはアミラーゼの単離のための出発物質としてパンクレリパーゼの使用を記載する多くの文献の報告がある。しかし、治療的使用のための改善された生成物を生成する目的のために精製されるPEPまたは類似の生成物において見出されるタイプのパンクレリパーゼの報告はない。各事例において、これまでの努力は、全体的な酵素活性を実質的に上昇させることなく、他のものを凌ぐ特定の酵素または酵素分画を精製することまたはある種の構成要素を除去することであった。全ての事例において、治療剤としての使用のためのHA−パンクレアチン産物を生成するための方向性もない。
タンパク質精製のための先行技術の方法は、パンクレリパーゼにより例示されるように、単純なタンパク質に富む分画を抽出および単離するか、または単一タンパク質もしくは単一クラスのタンパク質、例えばリパーゼもしくはプロテアーゼを分離することの何れかを目的とする。
例えば、本明細書中で参照により組み込まれるHwangら(Ind.Eng.Chem.Res.2007,46,4289)は、膵臓酵素溶解度と溶媒極性との間の関係を開示し、膵臓タンパク質からのリパーゼ、プロテアーゼおよびアミラーゼの選択的沈殿について報告している。Hwangらは、極性が低い溶媒が使用される場合パンクレアチン沈殿が促進されること、および溶媒のヒルデブランド溶解度パラメーターが28(MPa)0.5を下回る場合に沈殿が最大化されることを示す。34(MPa)0.5を下回って溶媒極性が低下すると同時にアミラーゼおよびプロテアーゼの選択的沈殿が増加し、一方でリパーゼの選択的沈殿は溶液極性に依存せず、回収されるのは混合物中に存在するリパーゼの65%以下である。これらの結果から、HA−パンクレアチンを得るために一緒に膵臓酵素の混合物を精製する動機はなく、当業者には、精製中に様々な酵素クラスの混合物を維持する動機はない。60年間にわたり首尾よく治療製品中で使用されてきたパンクレリパーゼを精製するための試みがなかったという事実は、これを行う利益が構想または認識されることがなかったということを強く示すものである。パンクレリパーゼ製品を改善するための試みは全て、非膵臓供給源からの単一酵素に集中しており、これはさらに、改善された生成物の製造のためにより純度が高い、および/またはより濃縮された酵素の供給源としてパンクレリパーゼを使用することが以前には認識されていなかったことを強調する。
現在、製薬学的およびクリーニング適用において使用されているので、数倍高い酵素濃度で実質的に同等の酵素活性の定性的および定量的プロファイルを有する生成物を生成させる目的で、パンクレリパーゼを精製する動機または理由はない。実際に、現在の製品は、適正に、および実質的に60年間にわたり不変のままであるものとして、それらの役割を果たしており、当技術分野において、著しく改善した生成物または本明細書中に記載の関連する調製工程の記載はないと思われる。EPIの処置のための純粋な酵素を含有する製品は全て、単一酵素をベースにしてきたか、またはある事例においては、組み換え技術または微生物供給源からの3種類の純粋で化学的に修飾される単一酵素の混合物をベースにしてきた。EPIの処置、クリーニングおよび組織消化のために使用される、粗製膵腺抽出物からプロテアーゼ、リパーゼおよびアミラーゼを含む混合物を精製することには努力が払われてこなかった。同様に、個々に精製され、後に組み合わせられる膵臓供給源からの酵素の動機または報告はなかった。このようなアプローチは、単離酵素または酵素クラスを達成する目的とは逆である。
本開示は、HA−パンクレアチン酵素および高力価医薬組成物またはその剤形を対象とする。本開示はまた、HA−パンクレアチンを生成させる高収率工程およびこのような生成物を使用するための方法も対象とする。
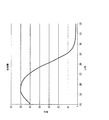
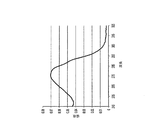
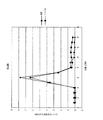
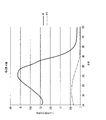
図1は、パンクレアチン抽出物のUV吸収スペクトルを示す。 図2は、実施例15に記載のパンクレアチンの硫酸アンモニウム沈殿から得られた上清(A)および再溶解沈殿物(B)のUV吸収スペクトルを示す。 図3は、実施例15の未洗浄および洗浄硫酸アンモニウム沈殿物のUV吸収スペクトルを示す。 図4は、実施例15の硫酸アンモニウム分画の溶出プロファイルを示す。分画4〜8は、280nmでの吸収を示し、これはタンパク質の存在を示唆する。 図5は、実施例15の分画6および10のUV吸収スペクトルを示す。 図6は、実施例17の硫酸アンモニウム分画の溶出プロファイルを示す。
本開示は、有効で顕著に高い治療活性を有する、より具体的には、不要な生物学的構成要素および/または望ましくない潜在的に感染性のある構成要素のバイオバーデンも減少している、必須酵素クラスを含む高活性−パンクレアチン(HA−パンクレアチン)を対象とする。本開示はまた、HA−パンクレアチンを、とりわけ非常に高い収率で、産生するための工程も対象とする。HA−パンクレアチンは、処方物をより小型でより好都合な剤形に、特に1個の丸剤として送達させ得る剤形、懸濁用の小粒子の剤形および単一投与単位中で他の治療剤または有用な成分と組み合わせることができる剤形にできる。本開示の組成物は、嚢胞性線維症患者など、EPIに罹患している患者に対して特定の価値があり得る。本開示はまた、患者の年齢または状態がカプセル以外の代替的な投与形式、例えば懸濁液、および/または粒子を必要とし得る場合に、処方物に製剤化するために有用でもあり得る。より濃縮された、ゆえにより小型の剤形、単位または粒子は、この患者群にとって大きな価値がある。本開示はまた、上で概説した理由のために、微生物および何らかの関連毒素などの不要なまたは望ましくない生物学的構成物を減少させるかまたは除去するために設計される技術の適用も可能にする。
本開示は、HA−パンクレアチン酵素(HA−パンクレアチン)およびその高力価医薬組成物を対象とする。特定の実施形態において、HA−パンクレアチンはブタ由来である。HA−パンクレアチンとしては、リパーゼ、プロテアーゼ、およびアミラーゼが挙げられ、少なくとも約120、または少なくとも約150、または少なくとも約200または、少なくとも約400、または少なくとも約500USP IU/mgのリパーゼ比活性を有する。
本明細書中で使用される「消化酵素」という用語は、生物により摂取され得るかまたは吸収され得るように食物の構成要素を分解する消化管中の酵素を指す。消化酵素の非限定例としては、パンクレリパーゼ酵素(パンクレリパーゼまたはパンクレアチンとも呼ばれる)、リパーゼ、コ−リパーゼ、トリプシン、キモトリプシン、キモトリプシンB、パンクレアトペプチダーゼ、カルボキシペプチダーゼA、カルボキシペプチダーゼB、グリセロールエステルヒドロラーゼ、ホスホリパーゼ、ステロールエステルヒドロラーゼ、エラスターゼ、キニノゲナーゼ、リボヌクレアーゼ、デオキシリボヌクレアーゼ、α−アミラーゼ、パパイン、キモパパイン、グルテナーゼ、ブロメライン、フィシン、β−アミラーゼ、セルラーゼ、β−ガラクトシダーゼ、ラクターゼ、スクラーゼ、イソマルターゼ、およびそれらの混合物が挙げられる。
「膵臓酵素」という用語は、本明細書中で使用される場合、アミラーゼ、リパーゼ、プロテアーゼ、またはそれらの混合物などの、膵臓分泌液中に存在する酵素タイプの何れか1つ、またはパンクレアチンなどの、酵素活性を有する膵臓由来物の何らかの抽出物を指す。
「パンクレリパーゼ酵素」または「パンクレリパーゼ」または「パンクレアチン」という用語は、アミラーゼ、リパーゼ、およびプロテアーゼ酵素を含む、いくつかのタイプの酵素の混合物を指す。パンクレリパーゼ酵素は、例えばNordmark Arzneimittel GmbH、またはScientific Protein Laboratories LLCから市販されている。
本明細書中で使用される「API」という用語は、「消化酵素」または「パンクレリパーゼ酵素」または「パンクレアチン」を指す。
「リパーゼ」という用語は、グリセロールおよび単純な脂肪酸への脂質の加水分解を触媒する酵素を指す。適切なリパーゼの例としては、動物リパーゼ(例えばブタリパーゼ)、細菌リパーゼ(例えばシュードモナス(Pseudomonas)リパーゼおよび/またはバークホルデリア(Burkholderia)リパーゼ)、真菌リパーゼ、植物リパーゼ、組み換えリパーゼ(例えば、培養中の細菌、酵母、真菌、植物、昆虫または哺乳動物宿主細胞のうち何れか1つから選択される適切な宿主細胞による組み換えDNA技術を介して産生されるものであるかまたは、天然の配列と相同であるかもしくは実質的に同一であるアミノ酸配列を含む組み換えリパーゼ、天然のリパーゼコード核酸と相同であるかもしくは実質的に同一である核酸によりコードされるリパーゼなど)、合成リパーゼ、化学的に修飾されたリパーゼ、およびそれらの混合物が挙げられるが限定されない。「脂質」という用語は、脂肪、ワックス、ステロール、脂溶性ビタミン(ビタミンA、D、EおよびKなど)、モノグリセリド、ジグリセリド、トリグリセリド、リン脂質などを含む天然の分子を広く含む。
「アミラーゼ」という用語は、デンプンを分解するグリコシドヒドロラーゼ酵素を指し、例えば、α−アミラーゼ、β−アミラーゼ、γ−アミラーゼ、酸性α−グルコシダーゼ、プチアリンなどの唾液アミラーゼなどである。本開示での使用に適切なアミラーゼとしては、動物アミラーゼ、細菌アミラーゼ、真菌アミラーゼ(例えば、アスペルギルス(Aspergillus)アミラーゼ、例えばアスペルギルス・オリゼ(Aspergillus oryzae)アミラーゼ)、植物アミラーゼ、組み換えアミラーゼ(例えば、培養中の細菌、酵母、真菌、植物、昆虫または哺乳動物宿主細胞のうち何れか1つから選択される適切な宿主細胞による組み換えDNA技術を介して産生されるか、または、天然の配列と相同であるかもしくは実質的に同一であるアミノ酸配列を含む組み換えアミラーゼ、天然のアミラーゼコード核酸と相同であるかもしくは実質的に同一である核酸によりコードされるアミラーゼなど)、化学的に修飾されたアミラーゼ、およびそれらの混合物が挙げられるが限定されない。
「プロテアーゼ」という用語は、一般に、タンパク質のアミノ酸間のペプチド結合を破壊する酵素(例えば、プロテイナーゼ、ぺプチダーゼ、またはタンパク質分解性酵素)を指す。プロテアーゼは、それらの触媒型によって一般に同定され、例えば、アスパラギン酸ぺプチダーゼ、システイン(チオール)ぺプチダーゼ、メタロぺプチダーゼ、セリンぺプチダーゼ、スレオニンぺプチダーゼ、アルカリまたはセミアルカリプロテアーゼ、中性および未知の触媒機序のぺプチダーゼである。本開示での使用に適切なプロテアーゼの非限定例としては、セリンプロテアーゼ、スレオニンプロテアーゼ、システインプロテアーゼ、アスパラギン酸プロテアーゼ(例えばプラスメプシン)メタロプロテアーゼおよびグルタミン酸プロテアーゼが挙げられる。さらに、本開示での使用に適切なプロテアーゼとしては、動物プロテアーゼ、細菌プロテアーゼ、真菌プロテアーゼ(例えばアスペルギルス・メルス(Aspergillus melleus)プロテアーゼ)、植物プロテアーゼ、組み換えプロテアーゼ(例えば、培養中の細菌、酵母、真菌、植物、昆虫または哺乳動物宿主細胞のうち何れか1つから選択される適切な宿主細胞による組み換えDNA技術を介して産生されるか、または、天然の配列と相同であるかもしくは実質的に同一であるアミノ酸配列を含む組み換えプロテアーゼ、天然のプロテアーゼコード核酸と相同であるかもしくは実質的に同一である核酸によりコードされるプロテアーゼなど)、化学的に修飾されたプロテアーゼ、およびそれらの混合物が挙げられるが限定されない。
本開示の組成物のパンクレリパーゼ酵素は、1つ以上のリパーゼ(すなわち1つのリパーゼ、または2つ以上のリパーゼ)、1つ以上のアミラーゼ(すなわち1つのアミラーゼまたは2つ以上のアミラーゼ)、1つ以上のプロテアーゼ(すなわち1つのプロテアーゼまたは2以上のプロテアーゼ)、および様々な組み合わせおよび比率でのこれらの酵素の混合物を含み得る。
本開示の組成物中のリパーゼ活性は、約650〜約100,000IU(USP法)であり得る。それは約675〜約825IU、約2,500〜約28,000IU、約2,700〜約3,300IU、約4,500〜約5,500IU、約8,000〜約11,000IU、約13,500〜約16,500IU、および約18,000〜約22,000IU、約22,500〜約27,500IU、約36,000〜約44,000IU、およびそれらの間の全ての範囲およびサブ範囲であり得る。
本開示の組成物は、好ましくは、少なくとも約650IU(USP法)、少なくとも約9,000を含有し得、さらにより好ましくはそれらは約20,000、約40,000、約60,000、約80,000、または約100,000USP IU単位リパーゼ/投与単位を含有する。
本開示によるHA−パンクレアチン組成物は、粉末形態であり得るかまたは圧縮形態、例えば錠剤であり得るか、または複数の被覆および/または非被覆粒子を含み得る。この粒子は、少なくとも1つの腸溶性コーティングで被覆されたコアを含み得、ここでこのコーティングは腸溶性ポリマーを含有する。被覆粒子以外の上記の組成物はまた、パンクレリパーゼの非被覆粒子を含み得る。特に、粒子はミニ錠剤、マイクロ錠剤、微粒子、ミクロスフェア、マイクロカプセル、および/またはマイクロペレットである。粒子の直径は約5mm以下であり得る。それらは、あらゆる適切な粒径または形態を有し得る。例えば、粒子の粒径は約25〜5,000μmの範囲であり得る。例えば、それらは約2〜5mmの範囲の名目粒径を有する「ミニ錠剤」の形態であり得るか、またはそれらは約2mm未満の、例えば約1〜2mmの名目粒径を有する「ミクロ錠剤」であり得る。この粒子の平均粒径は約800μm未満、好ましくは約500μm未満、より好ましくは約200μm未満であり得る。この粒子の体積直径(d(v,0.1))(体積分布の10%がこの値を下回り、90%がこの値を上回る直径として定義される)は400μm以上であり、体積直径d(v,0.9)(体積分布の90%がこの値を下回り、10%がこの値を上回る直径として定義される)は約800μm以下であり得る。
パンクレリパーゼコアが腸溶性コーティングにより取り囲まれている実施形態において、このコーティングは、医薬を胃の酸性環境から保護し、医薬が小腸に到達するまでその放出を実質的に妨げる障壁として作用する。薬物放出または治療効果にわたる所望のタイプの制御を提供するために、腸溶性コーティング組成物と他のコーティング組成物との適切な組み合わせを使用し得る。腸溶性コーティングは、少なくとも1つの腸溶性ポリマーおよびさらに賦形剤を含む。「腸溶性ポリマー」という句は、例えば酸性pHで安定であるが、より高いpHで迅速に分解し得るポリマー、または、それが胃にあるときは消化酵素と胃内容物の接触が比較的小さく、胃腸管の残りの部分では逆であることを確実にするよう水和もしくは侵食速度が十分遅い、胃内容物から消化酵素を保護するポリマーを意味する。
腸溶性ポリマーの非限定例としては、酢酸フタル酸セルロース、ヒドロキシプロピルメチルセルロースフタレート、酢酸コハク酸ヒドロキシプロピルメチルセルロース、ポリビニルアセテートフタレート、メタクリル酸のコポリマー、メチルメタクリレートのエステル、メチルメタクリレートコポリマー、およびメタクリル酸/メチルメタクリレートコポリマー、メタクリル酸−エチルアクリレートコポリマー(1:1)、セラック、およびエチルセルロースが挙げられる。これらのポリマーは、セラセフェート(酢酸フタル酸セルロース)、EUDRAGIT(登録商標)L100、S100、L30D、FS30D、L100−55、L30D55(メタクリル酸のコポリマー)、AQUATERIC(登録商標)(酢酸フタル酸セルロース)、AQOAT(登録商標)(酢酸コハク酸ヒドロキシプロピルメチルセルロース)、およびHP55(登録商標)(ヒドロキシプロピルメチルセルロースフタレート)など、様々なブランド名で市販されている。腸溶性コーティングは、タルクなどの他の賦形剤をさらに含み得る。好ましくは、腸溶性コーティングは10から20wt.%の少なくとも1つの腸溶性ポリマーを含み、この各wt.%は被覆粒子の総重量に基づく。コーティングは、脂肪族カルボン酸およびアルコール、好ましくはC14−C18カルボン酸またはアルコール、例えばステアリン酸、ミリスチン酸、ミリスチンアルコール、またはステアリルアルコールなどから選択される、脂溶性物質、例えばC6−C30脂溶性低分子量分子などをさらに含み得る。コーティングの他の任意の成分は、可塑剤、固化防止剤(anti−tacking agent)(タルク、ステアリン酸マグネシウム、コロイド状二酸化ケイ素およびそれらの組み合わせなど;さらに場合によっては低粘度エチルセルロース)である。適切な可塑剤の非限定例としては、トリアセチン、クエン酸トリブチル、クエン酸トリエチル、クエン酸アセチルトリ−n−ブチル、フタル酸ジエチル、セバシン酸ジブチル、ポリエチレングリコール、ポリプロピレングリコール、ヒマシ油、アセチル化モノ−およびジ−グリセリド、セチルアルコール、およびそれらの混合物が挙げられる。好ましい可塑剤は、非フタル酸系可塑剤またはそれらの混合物である。
公知の工程に従い、HA−パンクレアチン被覆または非被覆粒子を調製し得る。例えば、HA−パンクレアチンに適切な結合剤を添加し、続いて適切な溶媒の存在下で押出成形し、その後球形化することによって、マイクロペレットコアを調製し得る。小さいサイズのHA−パンクレアチン粒子を生成するために、制御球形化が適用され得る。不活性コアを被覆することを通じてビーズを調製するために、噴霧コーティング、粉末層状化および流動床技術を使用し得る。被覆パンクレリパーゼ粒子の調製のために、コアセルベーション工程も有用であり得る。
賦形剤不含の圧縮錠剤を調製するために直接圧縮を使用し得る。ある特定の例において、錠剤は、胃液との接触時に疎水性コーティング層のin situ形成のために胃耐性を呈し得る。
HA−パンクレアチンを含む組成物は、消化酵素を含有する治療剤の投与に適した任意の形態であってよく、例えばそれらは粉末、ペレット、ミクロスフェア、カプセル、サシェ、錠剤、液体懸濁液および溶液の形態であり得る。
本開示のある実施形態において、HA−パンクレアチンを含む剤形、特に、HA−パンクレアチンを含むより小さい剤形および/または単一の剤形を調製し得る。HA−パンクレアチンのアベイラビリティによって、例えば、250〜275mgのAPIが充填される20,000単位強度ZENPEP(登録商標)サイズ0カプセルの典型的な処方組成物と比較して、カプセルのサイズを小型化でき、および/または食事あたりのカプセル数を減少させてその用量を送達できるようになる。成人患者は、1回の食事あたり4〜10個のこのようなカプセルを摂取し得る。200,000USP IUのリパーゼの総1日投与量の場合、患者は、ここで10個のカプセルを摂取し、薬物製品摂取量は約2,500〜2,750mgである。少なくとも約2倍の精製は、必要とされる薬物製品の量を実質的に減少させるので有意義な改善をもたらし、より高い精製度はさらにより有益となる。実際に、本開示のHA−パンクレアチン医薬剤形は、経口投与されるカプセルの形態をとり、約100〜110mgの薬物の含量(vs250から275mg)を有し、したがって200,000USP IUのリパーゼの総1日投与量のための患者の薬物製品摂取は約1,000〜1,100mg(vs2,500〜2,750mg)である。さらに、HA−パンクレアチンカプセルでは、サイズ2(vsサイズ0)が使用され得、したがって投与されるカプセルの総数も劇的に減少させ、またはあるいはサイズ0のカプセルを維持してその含量を適切に調整し、したがって1日摂取量を顕著に減少させる。EPI処置は幼少期に開始されることが多い長期治療なので、より小さい投与単位に含有され、および/または食事あたりの投与単位数が減少されて摂取され得るようにパンクレリパーゼを処方できることは、患者にとって非常に有益である。
本開示の新規剤形はまた、小型の粒子剤形も含み得る。単位体積あたりの効力が向上したパンクレリパーゼ製品によって、ビーズの寸法縮小に関する重大な問題が克服される。市販パンクレリパーゼ剤形の大部分は、腸溶性ポリマーで被覆されるパンクレリパーゼビーズが充填されるカプセルである。このコーティングが適用されるのは、膵臓リパーゼが酸性媒体中で不可逆的に不活性化されるからである。本カプセルは開くことができ、ある種の食事上にビーズを振りかけることができるが、これは、年少患者または嚥下もしくは高い薬物バーデン(pill burden)に対処するのが困難な者にとって重要な選択肢である。この選択肢は、しかし、ビーズの直径がかなり大きく、最大2mmであり得るので、全患者のニーズに対処するものではない。これは、乳児または経管栄養を必要とする患者のための液体中でビーズが容易に懸濁されないことを意味する。ビーズの直径を縮小する試みの結果、総表面積が大きく拡大し、結果的に、粒子の拡大した表面積を効率的に被覆するためにはるかに多くの腸溶性ポリマーが必要となる。これによって、剤形のかさが薬物バーデン(pill burden)をさらに向上させてコーティング賦形剤のレベルがそれらの1日摂取量に設定される確立された限界を超え得るという程度まで、剤形のかさおよび摂取されるポリマーの量が大きく増加する。
かさが大幅に縮小したHA−パンクレアチンのアベイラビリティによって、単一投与単位中またはより少数の投与単位中に全体的用量を含有させることができるようになるだけでなく、パンクレリパーゼを他の化合物と組み合わせることも可能になる。例えば、制酸緩衝剤、例えば重炭酸ナトリウムなどおよびHA−パンクレアチンを単一投与単位中で組み合わせ得る一方で、現在のパンクレリパーゼを用いる膵臓酵素および胃pHを上昇させる物質のこのような組み合わせは、さらなるカプセル/錠剤が必要とされ、および/またはカプセル/錠剤のサイズが大きすぎるので既に非常に高い薬物バーデン(pill burden)を劇的に上昇させるため、企図できない。
本開示のHA−パンクレアチンはまた、緩衝液がパンクレアチンのリパーゼ構成要素の酸−不活性化を防ぐので、腸溶性コーティングがない分散可能な剤形を提供する選択肢も提供する。さらに、EPI患者では一般に重炭酸塩分泌が低下するので、重炭酸塩補充もまた治療的有用性をもたらす。この新規剤形は、即時または遅延放出のために処方され得、液状媒体中で分散され得る。この後者の特性は、構成要素が食事または別の好都合な媒体中に容易に分散可能なので、流動食を要する患者にとって顕著な有益性をもたらす。これらの組み合わせは、カプセル、錠剤、サシェ、ビーズおよび液体など、様々な従来の体裁で送達され得る。上述のように、パンクレリパーゼ剤形を腸溶性ポリマーで被覆する必要があるのは、リパーゼ酵素が酸性媒体中で不安定である結果である。しかし、プロトンポンプ阻害剤の使用を通じて胃のpHが上昇する場合、リパーゼが活性状態のままであることが明らかになっており、これはおそらく、リパーゼを不活性化するのに十分低いpHレベルに曝露されないからである。このアプローチは、薬物バーデン(pill burden)を増大させ、別の短所を克服するためにさらなる慢性投薬を使用するので好都合ではなく、必ずしも医学的に望ましくない。胃のpHは、重炭酸ナトリウムなどの単純な制酸薬で一時的に中和され得、薬物ZEGERID(登録商標)の構成要素であるPPIオメプラゾールなど、酸に不安定な薬物を保護することにおいて有効であることが示されている。この薬物中の重炭酸ナトリウムレベルは1.1gであり、オメプラゾールのレベルは20mgまたは40mgの何れかであり、これらの構成要素は硬殻カプセル中に含有される。
HA−パンクレアチンおよび少なくとも1つの他の活性化合物、例えばH2アンタゴニスト、プロトンポンプ阻害剤または胆汁塩などの組み合わせを含有する単一剤形も本開示中で開示される。
本開示により製品改善が得られる。実際に、HA−パンクレアチンの調製によって、単純にこのバイオバーデンを保有する物質の量が減少する結果としてバイオバーデンが減少する。しかし、さらに、調製工程に対して使用される方法もバイオバーデンを減少させることができ、顕著に妨害度が減少した生成物が結果として生成されよう。さらに、生成物からの大量の不活性物質の除去によって、適用しようとする注射用生物製剤に対して使用される滅菌技術、例えば、ろ過、紫外線(UV)光曝露などの使用が可能になる。繰り返すが、これは、生成物の特徴の顕著なかつ予想外の改善に当てはまる。
本開示の組成物または経口剤形中に存在するHA−パンクレアチンは、本明細書中で開示される工程に従い調製される。
出発物質はパンクレアチンである。本開示において、発明者らは、これをまた「API」、または「出発パンクレアチン」、または「出発膵臓酵素」、または「ネイティブパンクレアチン」、「出発パンクレリパーゼ」、または「ネイティブパンクレリパーゼ」という用語を使用することによって呼び得る。
好都合な出発物質はブタ由来パンクレリパーゼであり;出発物質の例は、例えばNordmark Arzneimittel GmbH、またはScientific Protein Laboratories LLCからの市販の物質である。ウシまたは他の哺乳動物供給起源からの同様の抽出物も使用され得る。好ましい出発物質は、ブタ由来パンクレリパーゼである。粗製抽出物を生成させるために使用される抽出手順は、次の段階を含むものとして要約できる:ブタ腺を湿潤状態で磨り潰し;パンクレリパーゼ「活性化因子」を添加;タンパク質を沈殿させて脂質を除去するために冷たいイソプロパノールおよび熱いイソプロパノールで「粗製酵素スラリー」を処理;繊維状物質を除去して圧縮および濃縮するための遠心およびろ過段階;「湿潤ケーキ」の真空乾燥;かさ密度および粒径のための「湿潤ケーキ」の脱塊状化および粉末化。この乾燥生成物が、現在の製品で使用されるパンクレアチンである。
本開示のHA−パンクレアチンは、出発パンクレアチン(ネイティブパンクレアチン)を処理することによって調製される。これによって、膵臓酵素ベース製品の有効性に対して重要な要素が維持され、必須でない要素が除去される。本開示の工程から得られる物質はHA−パンクレアチンである。このHA−パンクレアチンは、少なくとも約120、または少なくとも約150、または少なくとも約200、または少なくとも約400、または少なくとも約500USP IU/mgのリパーゼ比活性を有する。
本開示のHA−パンクレアチンは、溶媒によってまたは硫酸アンモニウムによって誘導され得る沈殿を含む工程により得られてもよい。
少なくとも約120USP IU/mgのリパーゼ比活性を有するHA−パンクレアチンは、溶媒でパンクレアチンを処理することを含む工程を使用して得られ、この溶媒は28〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有し、かつこの溶媒は1つの有機溶媒または有機溶媒の混合液、または少なくとも1つの有機溶媒および水性溶媒の混合液であり、この工程は低温で、好ましくは室温を下回る温度で行われる。本開示の溶媒誘導性沈殿工程は、HA−パンクレアチンを得るための、パンクレアチンの懸濁、不溶性部分の沈殿、不溶性部分の乾燥を含むことを特徴とする。
ある具体的な実施形態において、少なくとも約120USP IU/mgのリパーゼ比活性を有するHA−パンクレアチンが、溶媒でパンクレアチンを処理することを含む工程を用いて調製され、この溶媒は28〜38(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有し、かつこの溶媒は1つの有機溶媒または有機溶媒の混合液または少なくとも1つの有機溶媒および水性溶媒の混合液であり、この工程は低温で、好ましくは室温を下回る温度で行われる。
別の具体的な実施形態において、少なくとも約120USP IU/mgのリパーゼ比活性を有するHA−パンクレアチンが、溶媒でパンクレアチンを処理することを含む工程を用いて調製され、この溶媒は28〜34(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有し、かつこの溶媒は1つの有機溶媒または有機溶媒の混合液または少なくとも1つの有機溶媒および水性溶媒の混合液であり、この工程は低温で、好ましくは室温を下回る温度で行われる。
別の具体的な実施形態において、少なくとも約120USP IU/mgのリパーゼ比活性を有するHA−パンクレアチンが、溶媒でパンクレアチンを処理することを含む工程を用いて調製され、この溶媒は34〜38(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有し、かつこの溶媒は1つの有機溶媒または有機溶媒の混合液または少なくとも1つの有機溶媒および水性溶媒の混合液であり、この工程は低温で、好ましくは室温を下回る温度で行われる。
別の具体的な実施形態において、少なくとも約120USP IU/mgのリパーゼ比活性を有するHA−パンクレアチンが、溶媒でパンクレアチンを処理することを含む工程を用いて調製され、この溶媒は34〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有し、かつこの溶媒は1つの有機溶媒または有機溶媒の混合液または少なくとも1つの有機溶媒および水性溶媒の混合液であり、この工程は低温で、好ましくは室温を下回る温度で行われる。ある具体的な実施形態において、少なくとも約120USP IU/mgのリパーゼ比活性を有するHA−パンクレアチンが、溶媒でパンクレアチンを処理することを含む工程を用いて調製され、この溶媒は38〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有し、かつこの溶媒は1つの有機溶媒または有機溶媒の混合液または少なくとも1つの有機溶媒および水性溶媒の混合液であり、この工程は低温で、好ましくは室温を下回る温度で行われる。
本開示の工程で得られるHA−パンクレアチンは、少なくとも約120、または少なくとも約150、または少なくとも約200、または少なくとも約400、または少なくとも約500USP IU/mgのリパーゼ比活性を有する。
ヒルデブランド溶解度パラメーターは、具体的な溶媒の相対的な溶解挙動を示す数値である。それは溶媒の凝集エネルギー密度から導かれ、一方、凝集エネルギー密度は気化熱から導かれる。ヒルデブランド値は、Barton Handbook of Solubility Parameters,CRC Press,1983などの文献から入手可能である。本開示の工程溶媒は、1つの有機溶媒またはより多くの有機溶媒の混合液または少なくとも1つの有機溶媒および水性溶媒の混合液であり;この有機溶媒および水性溶媒の混合液は、1つ以上の有機溶媒および1つ以上の水性溶媒を含み得る。本明細書中で使用される「溶媒」という用語は、別段の断りがない限り、本明細書中上記の全ての可能な混合液を指す。本溶媒は次の溶解度の値:45、42、40、38、36、35、34、および28を有し得、好ましい溶解度の値は38および36である。
有機溶媒は、n−ペンタン、n−ヘキサン、n−ヘプタン、ジエチルエーテル、シクロヘキサン、炭素四塩化物、酢酸エチル、テトラヒドロフラン、クロロホルム、トリクロロエチレン、アセトン、ジメチルホルムアミド、n−プロパノール、イソプロパノール、エタノール、ジメチルスルホキシド ブチルアルコール、メタノール、アセトニトリル、ジオキサンおよびメチレンクロリドを含む溶媒の群から選択され得る。好ましい有機溶媒は、アセトン、イソプロパノール、エタノール、およびそれらの組み合わせである。
水性溶媒は、水、または緩衝溶液からなる群から選択され得る。好ましい緩衝液はpH=7またはpH=4を有する。それらは、それぞれpH=7:10mMリン酸緩衝液およびpH=4.0:10mM酢酸緩衝液であり得る。
本開示のある実施形態において、溶媒は、1つ以上の有機溶媒および1つの水性溶媒を含む混合液であり、この混合液は、28〜45(MPa)0.5の範囲のヒルデブランド溶解度パラメーターを有する。
本開示の実施形態において、溶媒は、1つ以上の有機溶媒および1つの水性溶媒を含む混合液であり、この混合液は、28〜38(MPa)0.5の範囲のヒルデブランド溶解度パラメーターを有する。
ある具体的な実施形態において、溶媒は、1つ以上の有機溶媒および1つの水性溶媒を含む混合液であり、この混合液は、28〜34(MPa)0.5の範囲のヒルデブランド溶解度パラメーターを有する。
ある具体的な実施形態において、溶媒は、1つ以上の有機溶媒および1つの水性溶媒を含む混合液であり、この混合液は、34〜38(MPa)0.5の範囲のヒルデブランド溶解度パラメーターを有する。
別の実施形態において、溶媒は、1つ以上の有機溶媒および1つの水性溶媒を含む混合液であり、この混合液は、34〜45(MPa)0.5の範囲のヒルデブランド溶解度パラメーターを有する。
ある具体的な実施形態において、溶媒は、1つ以上の有機溶媒および1つの水性溶媒を含む混合液であり、この混合液は、38〜45(MPa)0.5の範囲のヒルデブランド溶解度パラメーターを有する。
溶媒混合液の溶解度パラメーター(SP)は、ヒルデブランド溶解度パラメーターを用いて計算される。
ある実施形態において、溶媒は、38(MPa)0.5のSPを有し、水性溶媒と有機溶媒の混合液である。SP=38を有するこのような二元溶媒のいくつかの例は次のものである。
アセトン−緩衝液:pH=7緩衝液に対するアセトンの体積比が35:65;pH=4.0緩衝液に対するアセトンの体積比が35:65;ここでSP(アセトン)=20.2、SP(緩衝液)=47.9;
エタノール−緩衝液:pH=7緩衝液に対するエタノールの体積比が45:55;pH=4.0緩衝液に対するエタノールの体積比が45:55;ここでSP(エタノール)=26.0、SP(緩衝液)=47.9;
別の実施形態において、SP=34(MPa)0.5である二元溶媒は:アセトン−緩衝液:pH=7緩衝液に対するアセトンの体積比が50:50であり;ここでSP(アセトン)=20.2、SP(緩衝液)=47.9である。
さらに別の実施形態において、SP=35(MPa)0.5である二元溶媒は、アセトン−緩衝液:pH=7緩衝液に対するアセトンの体積比が45:55であり;ここでSP(アセトン)=20.2、SP(緩衝液)=47.9である。
本開示のある実施形態において(一段階工程)、28〜45(MPa)0.5のSPを有する溶媒でのパンクレアチンの処理は、次の:a1)パンクレアチンを撹拌しながら懸濁し、28〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒中で不溶性部分を沈殿させる段階;a2)不溶性部分(ペレット)を段階a1の混合物の可溶性部分(上清)から分離する段階;a3)段階a2で得られた不溶性部分を乾燥させる段階を含み、これらの段階a1−a3は室温を下回る温度で行われる。本工程を行うための適切な温度は4℃である。
本開示のある実施形態において(一段階工程)、34〜45(MPa)0.5を有する溶媒でのパンクレアチンの処理は、次の:a1)パンクレアチンを撹拌しながら懸濁し、34〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒中で不溶性部分を沈殿させる段階;a2)段階a1の混合物の不溶性部分(ペレット)を可溶性部分(上清)から分離する段階;a3)段階a2の不溶性部分を乾燥させる段階を含み、これらの段階a1−a3は室温を下回る温度で行われる。本工程を行うための適切な温度は4℃である。
本開示のある実施形態において(一段階工程)、34〜38(MPa)0.5のSPを有する溶媒でのパンクレアチンの処理は、次の:a1)パンクレアチンを撹拌しながら溶媒中に懸濁し、34〜38(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒中で不溶性部分を沈殿させる段階;a2)不溶性部分(ペレット)を段階a1の混合物の可溶性部分(上清)から分離する段階;a3)段階a2の不溶性部分を乾燥させる段階を含み、これらの段階a1−a3は室温を下回る温度で行われる。本工程を行うための適切な温度は4℃である。
段階laは、好ましくは約60分間行われ、好ましい温度は4℃である。分離段階(段階a2)は、遠心、沈殿またはろ過などの様々な方法により行われ得る。乾燥段階(a3)は、例えば高性能乾燥装置、真空ポンプ、または凍結乾燥装置中で行われ得る。他の方法も使用され得る。段階a1の溶媒中のパンクレアチン濃度は、好ましくは0.050〜0.3g/mL、好ましくは0.065〜0.1g/mLの間に含まれる量、好ましくは0.065または0.1g/mLである。
一段階工程のある具体的な実施形態において、溶媒は38(MPa)0.5のSPを有し、それはアセトンおよびpH7緩衝液(10mMリン酸緩衝液など)の混合液であり、段階a1のパンクレアチンの濃度は0.1g/mLである。
パンクレアチンを懸濁して不溶性部分を沈殿させるための本開示において、28〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有する溶媒(または溶媒混合液)が使用される。この溶媒は、同時懸濁して沈殿させるための1回の添加として、または2つの連続的添加:懸濁するための第一の添加(懸濁溶媒)および不溶性部分を沈殿させるための第二の添加(沈殿溶媒)として使用され得る。この第二のケースにおいて、第一の添加は、好ましくは水性溶媒であり、第二の添加は有機溶媒(または混合液)である。第一の添加(懸濁溶媒)の水性溶媒および第二の添加の有機溶媒(沈殿溶媒)により構成される溶媒混合液は、28〜45の間に含まれる溶解度パラメーターを有する。
溶媒が有機溶媒および水性溶媒の混合液である本開示のある実施形態(2段階工程)において、パンクレアチンを最初に水性溶媒(懸濁溶媒)中に分散させ、次いで有機溶媒(沈殿溶媒)をその後に添加する。この実施形態において、段階a1は、次の:a1.1パンクレアチンを撹拌しながら水性溶媒中に懸濁する(懸濁)段階;a1.2 段階a1.1の懸濁液に有機溶媒またはそれらの混合液を添加することによって不溶性部分を沈殿させる(沈殿)段階を含む。したがって、この2段階工程は、次の:a1.1)パンクレアチンを撹拌しながら水性溶媒中に懸濁する段階;a1.2)a1.1の懸濁液に少なくとも1つの有機溶媒またはそれらの混合液を添加することによって不溶性部分を沈殿させる(沈殿)段階;a2)段階a1.2の不溶性部分を可溶性部分から分離する段階;a3)段階a2の不溶性部分を乾燥させる段階を含む。
段階a1−a3は、室温を下回る温度で行われる。段階a1.1の混合物を静止状態に維持する。段階a1.1の持続時間は、スケールおよび装置に依存して約10〜約30分間であり、段階a1.2の持続時間は約30分間である。
水性溶媒中のパンクレアチンは、好ましくは0.050〜0.3g/mLの間、好ましくは0.1〜0.3g/mLの間に含まれる量、好ましくは0.1または0.3g/mLである。有機溶媒は好ましくはエタノールまたはアセトンの何れかであり、水性溶媒は好ましくはpH=4.0緩衝液(10mM酢酸緩衝液など)またはpH7緩衝液(10mMリン酸緩衝液など)である。
2段階工程のある具体的な実施形態において、懸濁溶媒および沈殿溶媒(それぞれ段階a1.1およびa1.2で使用される溶媒)により構成される溶媒のSPは38(MPa)0.5であり、それはアセトン(沈殿溶媒)およびpH7緩衝液(10mMリン酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1のパンクレアチンは0.1g/mLの濃度である。
2段階工程の別の具体的な実施形態において、懸濁溶媒および沈殿溶媒(それぞれ段階a1.1およびa1.2で使用される溶媒)により構成される溶媒のSPは38(MPa)0.5であり、それはアセトン(沈殿溶媒)およびpH4緩衝液(10mM酢酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1のパンクレアチンは0.1g/mLの濃度である。
本発明のまた別の実施形態(多段階工程)において、溶媒が有機溶媒および水性溶媒の混合液である場合、パンクレリパーゼを最初に水性溶媒中に分散させ、次いで有機溶媒をこの水性分散液の可溶性部分に添加する。この実施形態において、工程段階a1)は、3段階:a1.1)懸濁する段階、a1.2)段階a1.1の可溶性部分(上清)を不溶性部分(ペレット)から分離する段階、a1.3)沈殿させる段階を含む。この多段階工程は、次の:a1.1)パンクレアチンを撹拌しながら水性溶媒中に懸濁する段階;a1.2)段階a1.1の可溶性部分を不溶性部分から分離する段階;a1.3)段階a1.2の可溶性部分に少なくとも1つの有機溶媒またはそれらの混合液を添加することによって不溶性部分を沈殿させる(沈殿)段階;a2)段階a1.3の不溶性部分を可溶性部分から分離する段階;a3)段階a2の不溶性部分を乾燥させる段階を含む。
段階a1.1は、好ましくは約30分間行われる。段階a1.3の混合物を約15分間、静止状態で維持し、この段階に対する好ましい温度は4℃である。
水性溶媒中のパンクレアチンは、好ましくは0.05〜0.3g/mL、好ましくは0.1〜0.3g/mLの間に含まれる量、好ましくは0.1または0.3g/mLである。使用される懸濁溶媒および沈殿溶媒から構成される溶媒(それぞれ段階a1.1および段階a1.3で使用される溶媒)のSPは好ましくは38である。有機溶媒は、好ましくはエタノールまたはアセトンの何れか(沈殿溶媒)であり、水性溶媒は、好ましくはpH=4.0緩衝液(10mM酢酸緩衝液など)またはpH7緩衝液(10mMリン酸緩衝液など)(懸濁溶媒)である。
多段階工程のある具体的な実施形態において、懸濁溶媒および沈殿溶媒(それぞれ段階a1.1および段階a1.3で使用される溶媒)により構成される溶媒は38(MPa)0.5のSPを有し、それはアセトン(沈殿溶媒)およびpH4.0緩衝液(10mM酢酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1のパンクレアチンは0.3g/mLの濃度である。
多段階工程のまた別の実施形態において、懸濁溶媒および沈殿溶媒から構成される溶媒(それぞれ段階a1.1およびa1.3で使用される溶媒)は38(MPa)0.5のSPを有し、それはエタノール(沈殿溶媒)およびpH4.0緩衝液(10mM酢酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1のパンクレアチンは0.3g/mLの濃度である。
多段階工程のまた別の実施形態において、懸濁溶媒および沈殿溶媒から構成される溶媒(それぞれ段階a1.1およびa1.3で使用される溶媒)は38(MPa)0.5のSPを有し、それはアセトン(沈殿溶媒)およびpH4.0緩衝液(10mM酢酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1のパンクレアチンは0.1g/mLの濃度である。
多段階工程のまた別の実施形態において、懸濁溶媒および沈殿溶媒(それぞれ段階a1.1および段階a1.3で使用される溶媒)から構成される溶媒は38(MPa)0.5のSPを有し、それはアセトン(沈殿溶媒)およびpH7緩衝液(10mMリン酸緩衝液など)(懸濁溶媒)の混合液であり、段階laのパンクレアチンは0.3g/mLの濃度である。
分離段階(一段階工程および多段階工程の段階)は、遠心またはろ過などの様々な方法によって行われ得る。HA−パンクレアチン調製工程の全工程段階は温度制御下で行われ、それは常に室温を下回り、好ましくは約4℃である。湿度もまた制御され得る。
本開示のある実施形態において(二重沈殿工程)、パンクレアチンを28〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーター(SP)を有する溶媒で処理する段階は、次の:a1.1)パンクレアチンを懸濁して28〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒中で不溶性部分を沈殿させる(懸濁および沈殿)段階;a1.2)段階a1.1の可溶性部分を不溶性部分から分離する段階、a1.3)段階a1.2の可溶性部分に少なくとも1つの有機溶媒またはそれらの混合液を添加することによって不溶性部分を沈殿させ、a1.1(沈殿)の使用溶媒のSP値よりも低いSP値を有する混合液を得る段階;a2)段階a1.3の不溶性部分を可溶性部分から分離する段階;a3.1)段階a1.2の不溶性部分を乾燥させる段階;a3.2)段階a2の不溶性部分を乾燥させる段階;a4)段階a3.1の不溶性部分を段階a3.2の不溶性部分と一緒に混合する段階を含む。
段階a1.3の溶媒のSP値は、a1.1で使用される溶媒のSP値とは異なり;それは常にa1.1での溶媒のSP値よりも少なくとも約2単位低い。例えば、a1.1における溶媒のSPが38である場合、段階1.3における溶媒のSPは36以下であり、それは好ましくは27〜36の間であり得る。
本開示のある実施形態において(二重沈殿工程)、パンクレアチンを38〜45(MPa)0.5のSPを有する溶媒で処理する段階は、次の:a1.1)パンクレアチンを懸濁して38〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒中で不溶性部分を沈殿させる(懸濁および沈殿)段階;a1.2)段階a1.1の可溶性部分を不溶性部分から分離する段階;a1.3)段階a1.2の可溶性部分に少なくとも1つの有機溶媒またはそれらの混合液を添加することによって不溶性部分を沈殿させ、28〜36の間に含まれるヒルデブランド溶解度パラメーターを得る(沈殿)段階;a2)段階a1.3の不溶性部分を可溶性部分から分離する段階;a3.1)段階a1.2の不溶性部分を乾燥させる段階;a3.2)段階a2の不溶性部分を乾燥させる段階;a4)段階a3.1の不溶性部分を段階a3.2の不溶性部分と一緒に混合する段階を含む。
本開示のある好ましい実施形態(二重沈殿工程)において、パンクレアチンを38(MPa)0.5のSPを有する溶媒で処理する段階は、次の:a1.1)パンクレアチンを懸濁して38(MPa)0.5のヒルデブランド溶解度パラメーターを有する溶媒中で不溶性部分を沈殿させる(懸濁および沈殿)段階;a1.2)段階a1.1の可溶性部分を不溶性部分から分離する段階;a1.3)段階a1.2の可溶性部分に少なくとも1つの有機溶媒またはそれらの混合液を添加することによって不溶性部分を沈殿させ、36のヒルデブランド溶解度パラメーターを得る(沈殿)段階;a2)段階a1.3の不溶性部分を可溶性部分から分離する段階;a3.1)段階a1.2の不溶性部分を乾燥させる段階;a3.2)段階a2の不溶性部分を乾燥させる段階;a4)段階a3.1の不溶性部分を段階a3.2の不溶性部分と一緒に混合する段階を含む。
乾燥段階a3.1およびa.3.2は、真空下で48時間室温で行われ;段階a1.1、a1.2、a1.3、a2は室温を下回る温度で行われる。本工程を行うための適切な温度は4℃である。
分離段階は、遠心、沈殿またはろ過などの様々な方法により行われ得る。乾燥段階は、例えば高効率乾燥器、真空ポンプ、または凍結乾燥器中で行われ得る。他の方法もまた使用され得る。段階a1の溶媒中のパンクレアチンの濃度は、好ましくは0.05〜02g/mLの間に含まれる量、好ましくは0.1g/mLである。
二重沈殿工程のある具体的な実施形態において、懸濁溶媒および沈殿溶媒(段階a1.1で使用される溶媒)により構成される溶媒は38(MPa)0.5のSPを有し、それはアセトン(沈殿溶媒)およびpH7緩衝液(10mMリン酸緩衝液など)(懸濁溶媒)の混合液であり、SPが36(MPa)0.5である段階a1.3の溶媒はアセトン(沈殿溶媒)およびpH7緩衝液(10mMリン酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1のパンクレアチンは50g/500mLの濃度である。
二重沈殿工程のある具体的な実施形態において、懸濁溶媒および沈殿溶媒(段階a1.1で使用される溶媒)により構成される溶媒は38(MPa)0.5のSPを有し、それはアセトン(沈殿溶媒)およびpH7緩衝液(10mMリン酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1.3の溶媒は36(MPa)0.5のSPを有しアセトン(沈殿溶媒)およびpH7緩衝液(10mMリン酸緩衝液など)(懸濁溶媒)の混合液であり、段階a1のパンクレアチンは0.1g/mLの濃度である。
本開示のさらなる実施形態において、硫酸アンモニウムにより誘導される沈殿工程によってパンクレアチン抽出物を精製する。本開示の別の実施形態において、パンクレアチンを水中または、リン酸緩衝食塩水などであるが限定されない緩衝液中に分散させる。遠心および上清の回収を通じて、または何らかの他の適切な方法を通じての何れかで、存在し得るあらゆる固形物を除去する。次いで溶解内容物が沈殿するように調製された飽和硫酸アンモニウムの溶液の適切な量を、パンクレアチン溶液に添加する。沈殿物を、遠心および/またはろ過などであるが限定されない何らかの適切な方法を通じて回収する。次いで回収沈殿物を、水中またはリン酸緩衝食塩水などであるが限定されない適切な緩衝液中に再溶解させる。
本開示のさらなる実施形態において、パンクレアチンをPBSなどの適切な水性媒体中で分散させ、分散物を時折撹拌しながら約5〜約15分間、氷上でインキュベートする。次いで分散物を16,000xgで約3〜約8分間遠心し、上清を静かに移す。次いで、約50%〜約75%飽和硫酸アンモニウムの最終濃度とするために飽和硫酸アンモニウムの溶液を上清に添加する。次に、懸濁液を16,000xgで約3〜約8分間遠心し、上清を除去し、ペレットをPBS中に再溶解させる。またさらなる実施形態において、再溶解前にペレットを飽和硫酸アンモニウムで洗浄する。
本開示の工程はまた、HA−パンクレアチンの滅菌およびウイルス不活性化またはウイルス負荷量減少も含み得、これらは例えば、ろ過、加熱、照射(紫外線、X線、ベータ線およびガンマ線)、高圧処理および/またはβ−プロプリオラクトン(propriolactone)(BPL)を用いるなどの核酸のアルキル化によって行われ得る。85℃を上回る温度、好ましくは85℃〜100℃の間などの温度での、18時間を上回る時間および好ましくは18〜48時間、さらにより好ましくは18〜30時間などの適切な時間にわたる加熱も、ウイルス混入を減少させることにおいて有効であり得る。0.5重量%以下の残留水分を有する固形HA−パンクレアチンに対して、より低温(84℃、好ましくは80℃)での加熱が行われ得る。
膵臓酵素不全に関連する生理学的状態に陥っている患者の処置の方法が本明細書中で開示される。処置の方法には、医薬的に許容可能な量の本明細書中で開示される組成物を患者に投与することが含まれる。飽和硫酸アンモニウムを用いてネイティブパンクレアチンの溶液からパンクレアチンを沈殿させることを含む、HA−パンクレアチンを調製する方法が本明細書中で開示される。HA−パンクレアチンを調製する方法は、次の:a)ネイティブパンクレアチンを水性緩衝液中に懸濁する段階;b)ネイティブパンクレアチンの懸濁液を遠心する段階;c)段階bの上清を静かに移す段階;d)上清に硫酸アンモニウム溶液を添加して沈殿物を生成させる段階;e)段階dの懸濁液を遠心してHA−パンクレアチンを含むペレットを生成させる段階を含み、ここで硫酸アンモニウム溶液は飽和硫酸アンモニウム溶液であり、飽和硫酸アンモニウムは約50〜75%飽和硫酸アンモニウムの最終濃度、好ましくは60%飽和硫酸アンモニウムの最終濃度になるように上清に添加される。本方法は、ペレットを硫酸アンモニウムで洗浄すること、水性緩衝液中にペレットを溶解させてHA−パンクレアチンの溶液を生成させることをさらに含み、HA−パンクレアチン溶液はゲルろ過によって脱塩し、ゲルろ過は架橋デキストランゲルを含むカラム上で行う。HA−パンクレアチンは、ネイティブパンクレアチンのリパーゼ活性の少なくとも約50%、60%、または70%を有し、ネイティブパンクレアチンのタンパク質濃度の2〜5倍のタンパク質濃度を有し、ネイティブパンクレアチンのリパーゼ活性の少なくとも約60%、アミラーゼ活性の少なくとも約75%、およびプロテアーゼ活性の少なくとも約50%を有する。HA−パンクレアチンは、ネイティブパンクレアチンのリパーゼ活性の少なくとも約60%、アミラーゼ活性の少なくとも約75%、およびプロテアーゼ活性の少なくとも約50%を有し、ネイティブパンクレアチンのタンパク質濃度の2〜5倍のタンパク質濃度を有する。
上記から、本開示で開示される懸濁−沈殿アプローチに多くの長所があることが明らかである。これによって、高酵素活性のパンクレアチンの調製が可能になる。それは消化液中に存在する消化酵素を保持し、出発物質の消化挙動を維持する。それは、粗製抽出工程の結果として残存する消化に必要でない物質を除去し、このようにしてAPIのかさを低下させる。それは細菌またはウイルス混入の減少または除去を可能にする。それは、混合酵素クラスの互いに対する比率の調節を可能にする。さらに、それは、高い効力を有する多くの剤形でAPIを処方することを可能にする。
本発明の高活性パンクレアチンの調製について、懸濁−沈殿アプローチ(一段階、二段階、多段階、二重沈殿工程)は、硫酸アンモニウム沈殿を使用する工程よりも好ましく;二重沈殿工程は、本発明のより好ましい工程である。
(実施例)
材料
パンクレリパーゼ(API、出発パンクレリパーゼまたはパンクレアチン、ネイティブパンクレリパーゼまたはパンクレアチン)はNordmarkにより提供され、ブタ膵臓から抽出される。それは、一般的には約30%のタンパク質を含有し(ブラッドフォード法で定量)、94.4IU USP/mgのリパーゼ活性、253.2IU USP/mgのプロテアーゼ活性、420.3IU USP/mgのアミラーゼ活性を有し;P/L比は2.7であり、A/L比は4.5であり、水含量は0.3%である。
この物質を一次元および二次元電気泳動とそれに続くMaldi Tof特性評価によって分析してパンクレリパーゼ構成成分を同定する(Mario Negri Institute,Milan,Italy)。この抽出物の二次元電気泳動から、水中で明らかに容易に溶解される分画中に少なくとも50個のタンパク質/ペプチドスポットがあり、水中で容易に溶解されにくい分画中に30個のタンパク質/ペプチドスポットがあることが示される。溶解度決定は、活性な酵素が、パンクレリパーゼの非水溶性構成要素上に吸着し得るかまたはそうでなければこれに捕捉され得るという事実によって混乱する。溶解度はまたpHの関数でもある。混合物中の個々のタンパク質に対応するスポット、ならびにより溶解性が高い、およびより溶解性が低い分画を用いて調製されるゲルの画像を、主要なスポットを切り出してウシトリプシンで消化し、マトリックス支援レーザー脱離/イオン化−飛行時間型質量分析法(MALDI−TOF)およびザイモグラフィーを用いて分析することにより分析する。ペプチド質量フィンガープリントをライブラリ参照物質からのものと比較し、アミラーゼ、リパーゼ、コリパーゼ、カルボキシペプチダーゼA1およびB、エラスターゼ2Aおよび1、キモトリプシン、トリプシン、およびホスホリパーゼA2を同定する。抽出物は明らかに比較的粗製であり、かつ多数の活性酵素種に加えて多くの外来タンパク質を含有してもいる。
腸溶性処方物:PEPTAMEN(登録商標)Junior 1.0 Cal(Nestle、250mL包装):脂肪含量:3.8g/100mL、タンパク質含量:3g/100mL、炭水化物含量:MLML13.8g/100mL。
方法
脂肪分解活性:測定はパンクレリパーゼ酵素USPモノグラフに記載のリパーゼアッセイの公定手順に基づく方法を用いて行い、この方法は使用される基質(オリーブオイル)中のエステル化脂肪酸の加水分解から生成される遊離脂肪酸の、pH−スタット法による滴定に基づく。それは次の原理に基づく:リパーゼは、遊離脂肪酸(FFA)の形成につながるトリグリセリドの加水分解を触媒する。時間に従い生成するFFAの滴定によってリパーゼの酵素活性の決定が可能になり、これは単位:1U=1μmolのFFA生成/分で表され得る。この反応は、固定値と比較してpH値が変化した場合にNaOH(滴定剤)の添加を提供する実験系を通じて一定のpH値を維持することによって生じる(pHスタット法)。時間に従い添加される滴定剤の量は、トリグリセリドに対するリパーゼ作用により生成するFFAの量に対応する。曲線の傾き{添加滴定剤=f(体積(mL)/時間(分))}はリパーゼ酵素活性を与える。
本明細書中の以下で報告されるリパーゼ活性(LA)は常にIU USPとして表される。本明細書中の以下で報告されるリパーゼ比活性(LSA)は常にIU USP/mgとして表される。
タンパク質分解およびアミロース分解活性:測定はパンクレリパーゼ酵素USPモノグラフに記載の公定手順に従い行う。本明細書中の以下で報告される酵素比活性(SA)は常にIU USP/mgとして表される。
水含量は、80℃で4時間、TGAにより(試料18、19および20)、またはカール・フィッシャー法(試料26、27および28)により測定する。
トリグリセリドは、内部標準としてパルミチン酸コレステロールを用いてヘキサン:イソプロパノール(3:2)で抽出し、HPLCにより分析する。ピークは標準的なトリオレイン溶液を用いて全ての保持時間を比較することによって同定する。
タンパク質分析:総タンパク質含量はブラッドフォードアッセイで定量する。
炭水化物分析:1)短鎖糖は、内部標準としてキシリトールを用いてHPLCによって分析し;ピークは糖標準物質、すなわちマルトースを用いて全ての保持時間を比較することによって同定する。2)マルトデキストリンはCarrez IおよびCarrez IIの存在下で抽出してHPLCにより分析する。ピークはマルトデキストリン標準物質、すなわち、マルトース一水和物、マルトトリオース、マルトテトラオース、マルトペンタオース、マルトヘキサオースおよびマルトヘプタオースを用いて全ての保持時間を比較することによって同定する。
飽和硫酸アンモニウム:飽和硫酸アンモニウム溶液は次のとおり調製する:4℃に対して飽和を計算し、溶液を室温で調製し、次いで氷上で冷却する。例えば2mLの室温PBS(50mMリン酸ナトリウム、150mM NaCl、pH7.4)に1.43g硫酸アンモニウムを添加し、混合して溶解し、2.76mLの最終体積とする。硫酸アンモニウムが溶解した後、溶液を氷上に置く。
パンクレアチン抽出:40mg/mLパンクレアチンの抽出物を次のとおり調製する:粉末状パンクレアチン(約40〜50mg)を微小遠心管に添加し、続いて冷PBS緩衝液を添加する。この遠心管を振盪して粉末状物質を再懸濁し、時折混合しながら氷上で約15分間インキュベートする。あるいは、約200mgの粉末状パンクレアチンを冷却した小型のビーカーに添加し、続いて5mL冷PBSを添加してもよい。混合物を氷上で約15〜30分間マグネチック撹拌装置で撹拌し、1.5mL微小遠心管に移す。微小遠心管を室温または4℃の何れかで16,000gで5分間回転させる。室温で回転させた場合、この遠心管を冷却し、上清を静かに移し、抽出物を氷上で保存する。
硫酸アンモニウム沈殿:硫酸アンモニウム沈殿は次のとおり行う:微小遠心管中で、750μLの冷却飽和硫酸アンモニウムを上記で論じたとおり調製された500μLの冷却パンクレアチン抽出物にゆっくりと添加する。混合物をよく混合し、時折混合しながら氷上で20分間インキュベートする。混合物を16,000gで5分間遠心し、上清を静かに移し、氷上で保存する。
ペレット洗浄:ペレットを次のとおり洗浄し得る:硫酸アンモニウム沈殿からのペレットを500μLの冷却60%飽和硫酸アンモニウム(PBS緩衝液中)中に再懸濁する。懸濁液を氷上で5分間インキュベートし、次いで16,000gで5分間遠心し、氷上に戻す。次いで、上清を静かに移して洗浄ペレットを残し得る。硫酸アンモニウムペレットを次のとおり再溶解し得る:1mLの冷却PBSをペレットに添加し、次いで試験管を穏やかに振盪して溶解させる。得られる混合物を氷上で15分間インキュベートし、次いで16,000gで5分間遠心して不溶性物質を全て除去する。ペレットはまた、0.5mLのPBS中に再溶解させてより濃縮された溶液を得てもよい。
脱塩:4mL G−25セファデックスカラムを脱イオン水中で平衡化し、2000gで2分間、回転乾燥させる。脱塩しようとする試料(0.75mL)を添加し、カラムを2000gで2分間回転させる。
オレイン酸4−メチルウンベリフェリルアッセイ:エタノール中のオレイン酸4−メチルウンベリフェリルの20mM保存溶液を調製し、−20℃で保存する。実験用希釈液はPBSでエタノール保存溶液を0.1mMの濃度まで希釈することによって、アッセイ日に調製する。次のものを混合する:50μLの0.1mMオレイン酸4−メチルウンベリフェリル保存溶液;25μLのPBS;50mM Tris HC1、100mM NaCl pH7.6中の25μLの〜0.4μgパンクレアチン。355nmで励起した450nmでの発光をプレートリーダー中で測定する。アッセイは、約10分後に1mLの5mM TritonX−100を添加して反応を停止させることによって、エンドポイントアッセイとして行い得る。
アミラーゼアッセイプロトコール:アミラーゼアッセイ用の材料:アミラーゼアッセイは、2,2’−アジノ−ビス(3−エチルベンゾチオゾリン(ethylbenzthiozoline)−6−スルホン酸)(ABTS)、グルコースオキシダーゼ、α−グルコシダーゼ、デンプンおよびダイズペルオキシダーゼ(Rz=1.63)を必要とする。ABTSは、4℃で50mMリン酸−クエン酸pH7緩衝液中で保存する。ダイズペルオキシダーゼは、4℃でPBS pH7.4中で保存する。グルコースオキシダーゼは、50mM酢酸ナトリウム/100mM NaCl pH5中で保存する。α−グルコシダーゼおよびデンプンは、4℃で脱イオン水中で保存する。全ての試薬は、一旦溶液としたら4℃で維持する。0.1mg/mL ABTS、39μg/mLダイズペルオキシダーゼ(SBP)、10U/mLまたは80.6μg/mLグルコースオキシダーゼ、7U/mLまたは63μg/mLグルコシダーゼ、および1mg/mLデンプンの100μL反応混合物を4℃または氷上で調製する。デンプンは、他の構成要素とは異なり、反応混合物に添加する前に室温で調製し、またプレートで用いる直前に反応混合物に添加する。反応混合物の構成要素は、この順序:ABTS、SBP、グルコースオキシダーゼ、グルコシダーゼ、およびデンプンで添加すべきである。反応は、1mM PBS/30mM CaCl2中で希釈される5μLパンクレアチンを95μLの反応混合物に添加することによって開始させる。アッセイ中のパンクレアチンの最終濃度は4μg/mLである。405nmでの吸収を約15分まで記録する。データ点を時間の関数としてプロットする。遅滞期があり、曲線の直線部は通常、アッセイを行っている間の約8〜12分の間に見られる。曲線の直線部の勾配を計算し、最終データとして使用する。
(実施例1):多段階工程
HA−パンクレアチンの調製;0.1g/mL;多段階:懸濁、分離、沈殿;(SP=38:アセトン:水性溶媒=35:65;エタノール:水性溶媒=45:55)
段階a1.1−懸濁:出発パンクレリパーゼを4℃にて水性溶媒中に0.1g/mLの濃度で分散させ、30分間撹拌しながら維持する。実験は出発パンクレリパーゼの650mg(有機溶媒がアセトンである場合)または550mg(有機溶媒がエタノールである場合)の何れかを用いて、実験室で行う。パンクレリパーゼ懸濁液について4種類の異なる水性溶媒を試験する:1)pH=4.0緩衝液(10mM酢酸緩衝液);2)pH=7.0緩衝液(10mMリン酸緩衝液);3)脱イオン水(DW);4)NaCl(0.5M)入りのpH=4.0緩衝液(10mM酢酸緩衝液)。
段階a1.2−分離:段階a1.1からの懸濁液を遠心し(10分間、4℃、約11,000g)、上清(SN)をペレット(P)から分離する。
段階a1.3−沈殿:有機溶媒を段階a1.2の上清に添加し、混合物を静止状態で4℃で15分間維持する。有機溶媒はアセトンまたはエタノールの何れかである。アセトンを35部(体積)/各65部(体積)の水性溶媒の量で添加する。エタノールを45部(体積)/各55部(体積)の水性溶媒の量で添加する。
段階a2−分離:混合物を遠心(10分間、4℃、約11,000g)して上清をペレットから分離し、これはパンクレリパーゼ酵素を含有する。ペレットを段階a1.1で使用される水性溶媒中に再懸濁する(再懸濁、沈殿後のペレット中のLA)。
異なる段階の材料を分析する。リパーゼ活性(LA)として表されるパンクレリパーゼの量を測定する:
−段階a1.1の懸濁液中(懸濁液中のLA;LA−Sa1.1);
−段階a2で得られる上清中(SN中のLA、沈殿、LA−SN);
−段階a2で得られ、その後出発媒体中に再懸濁されるペレット中(ペレット中のLA、沈殿、LA−P)。
結果を表1、2、3、4で報告する。
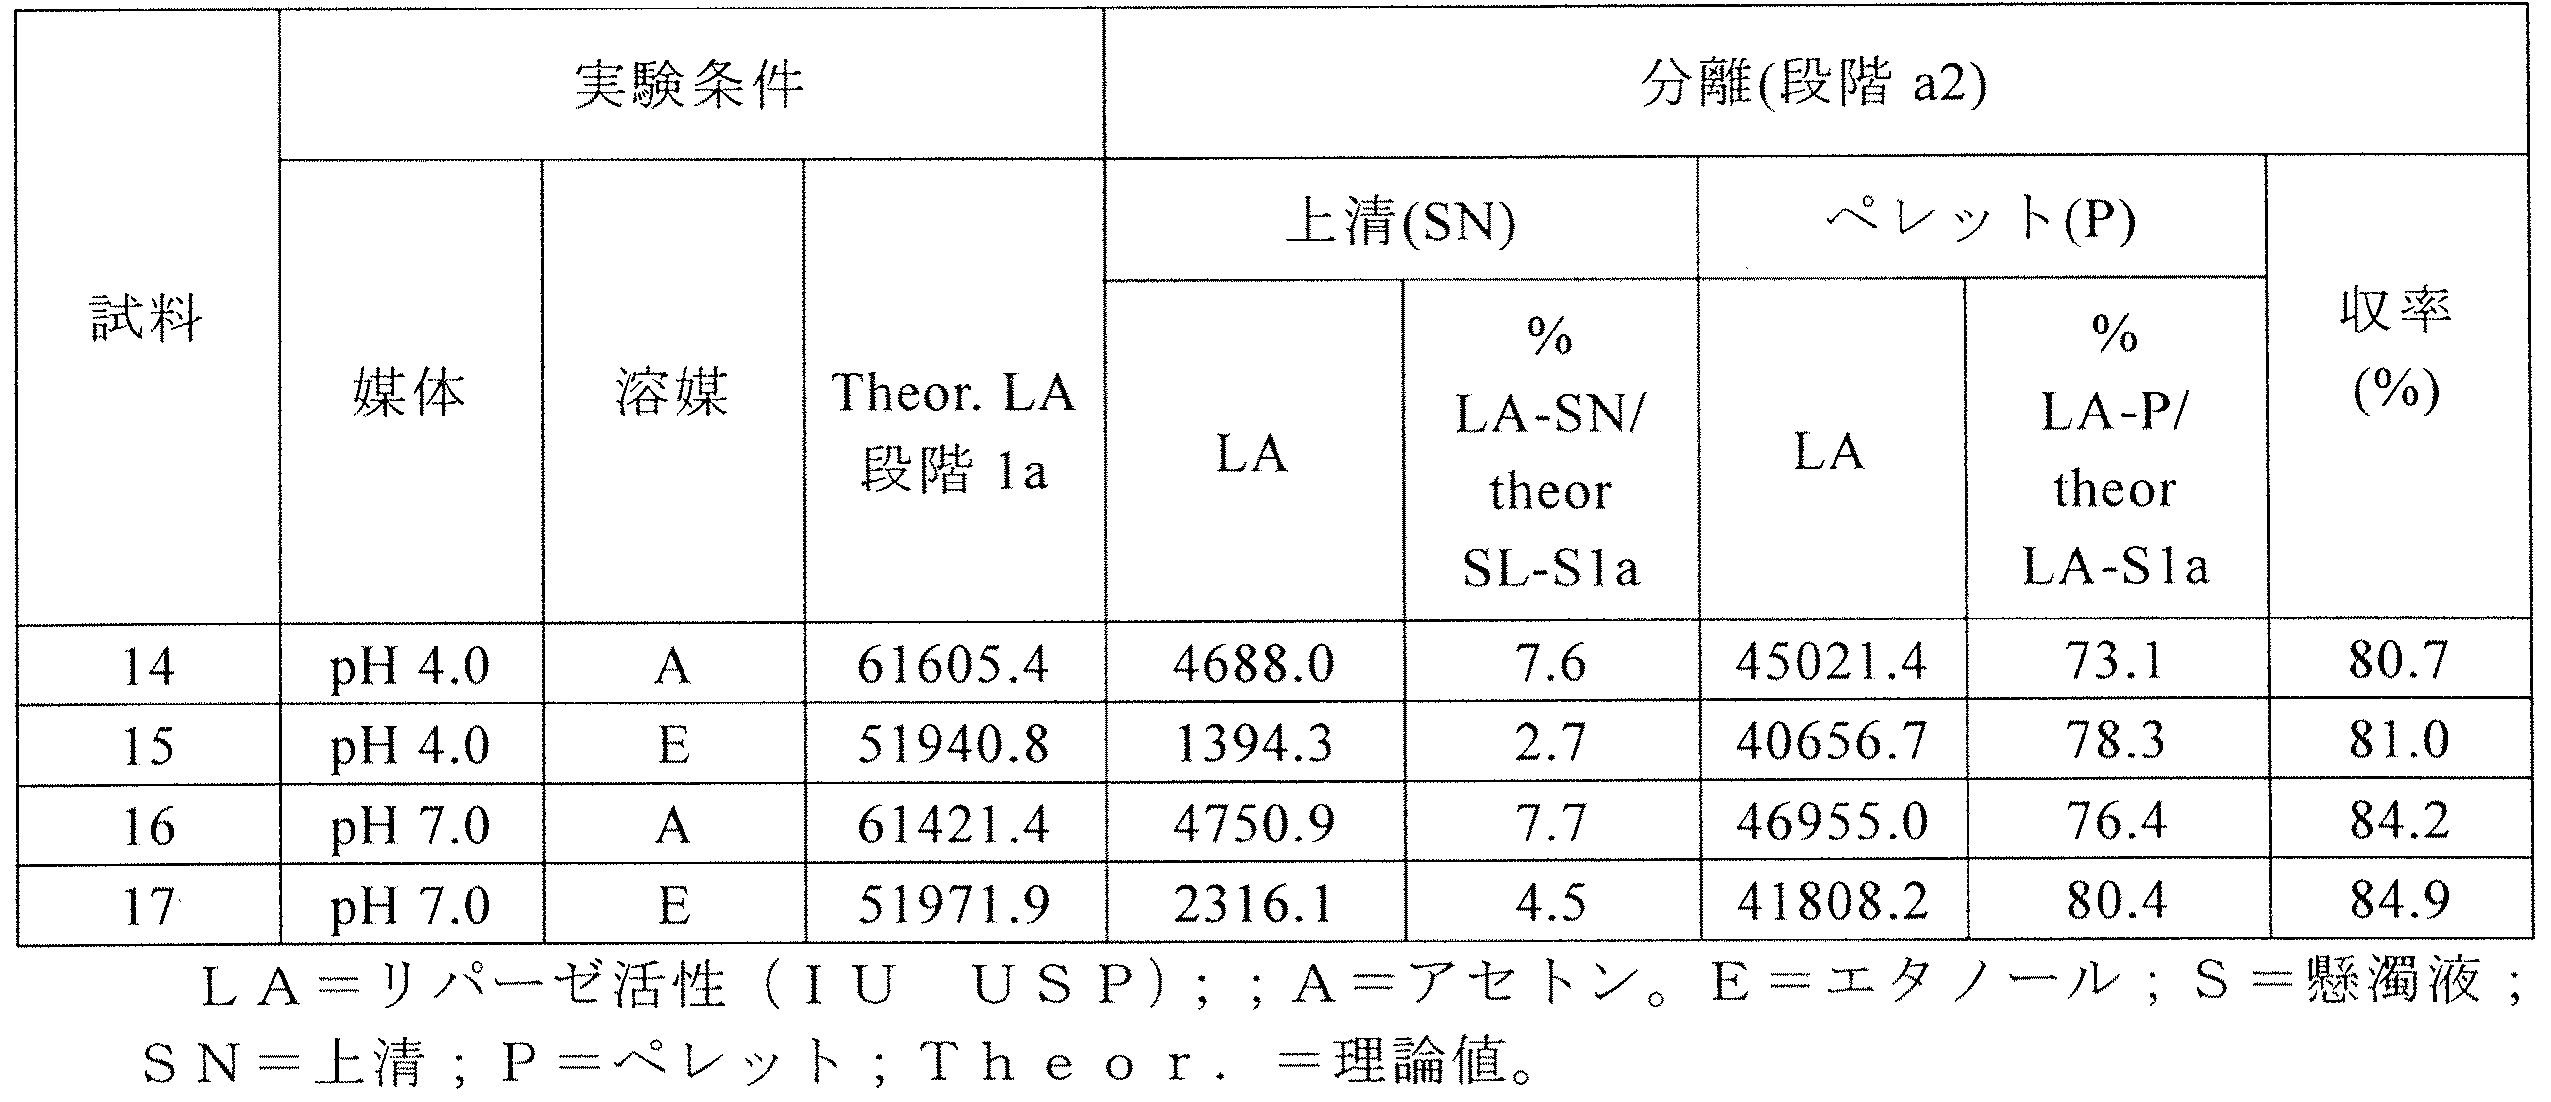
Figure 2017500885
表1は、パンクレリパーゼの沈殿(段階a1.3)は沈殿物部分(ペレット)中のリパーゼ活性の良好な回収を可能にし、それは約67〜約77%の範囲であることを示す。収率は、最初の懸濁パンクレリパーゼのリパーゼ活性に対する段階a2の総リパーゼ活性(ペレットおよび上清)の%であり、段階a1.1の懸濁液中のリパーゼ活性(Sa1.1):(LA−SN+LA−P)/(LA−Sa1.1)として表される。
表2
Figure 2017500885
工程収率は約37〜約56%の範囲である。収率%は、段階a1.1で使用されるパンクレリパーゼの理論的リパーゼ活性に対する、段階a2のペレット中および上清中の総リパーゼ活性であり、これは、未処理原材料の比活性(すなわち、公定USP法に従い決定される場合、94.4IU USP/mg)およびその初期重量を因数として含めることによって計算される。
表3
Figure 2017500885
濃縮係数(pH非依存性)は、段階a2のペレット中のリパーゼ活性と出発パンクレアチンのリパーゼ活性(94.4IU/mgである)との間の比を計算することによって決定される。この工程によって2.5以下の濃縮係数が得られ;濃縮はHPLCプロファイル分析によっても確認される。
他の消化酵素に関して、最終ペレット(段階a2の沈殿物)中のアミラーゼ含量は、出発パンクレリパーゼ中のアミラーゼ含量より少ない。
(実施例2):多段階工程
HA−パンクレアチンの調製;0.3g/mL;多段階:懸濁液、分離、沈殿(SP=38:アセトン:水性溶媒=35:65;エタノール:水性溶媒=45:55)
段階a1.1−懸濁:パンクレリパーゼ(API)を4℃にて水性溶媒中に0.3g/mLの濃度で分散させ、30分間撹拌する。実験は出発パンクレリパーゼの0.650mL(有機溶媒がアセトンである場合)または0.550mL(有機溶媒がエタノールである場合)の何れかを用いて、実験室スケールで行う。異なる水性溶媒中でそれぞれ2回の実験を行う:1)pH=4.0緩衝液(10mM酢酸緩衝液);2)pH=7.0緩衝液(10mMリン酸緩衝液)。
段階a1.2−分離:段階a1からの懸濁液を遠心し(10分間、4℃、約11,000g)、上清(SN)をペレット(P)から分離する。
段階a1.3−沈殿:有機溶媒を段階a1.2の上清に添加し、混合物を静止状態で4℃で15分間維持する。有機溶媒はアセトンまたはエタノールの何れかである。アセトンを35部(体積)/各65部(体積)の水性溶媒の量で添加する。エタノールを45部(体積)/各55部(体積)の水性溶媒の量で添加する。
段階a2−分離:混合物を遠心(10分間、4℃、約11,000g)して上清をペレットから分離し、これはパンクレリパーゼ酵素を含有する。ペレットを出発水性溶媒中に再懸濁する(再懸濁、沈殿後のペレット中のLA)。
段階a3−乾燥:段階a2のペレットを乾燥させる。
異なる段階の材料を分析する。パンクレリパーゼの量はリパーゼ活性(LA)として表し、これを:
−段階a1.1の懸濁液中(懸濁液中のLA;LA−Sa1.1);
−段階a2で得られた上清中(SN中のLA、沈殿、LA−SN);
−段階a2で得られ、次いで出発水性媒体中に再懸濁されたペレット中(ペレット中のLA、沈殿、LA−P)
で測定する。結果を表4、5、6で報告する。
表4
Figure 2017500885
表4は沈殿後の回収が非常に良好であることを示す(73〜92%)。
表5
Figure 2017500885
0.3g/mLパンクレリパーゼ濃度で行われた多段階工程のペレットに対する収率は約56〜約64の範囲である。
表6
Figure 2017500885
濃縮係数は、段階a2のペレット中のリパーゼ活性と段階a1.1の出発パンクレリパーゼのリパーゼ活性(94.4IU/mgである)との間の比を計算することによって決定される。濃縮係数は1.9〜3.0の範囲である。
(実施例3):二段階工程
HA−パンクレアチンの調製;0.1g/mL;2段階:懸濁、沈殿(SP=38:アセトン:水性溶媒=35:65;エタノール:水性溶媒=45:55、ここでSP(アセトン)=20.2、SP(エタノール)=26.0、SP(緩衝液)=47.9)
段階a1.1−懸濁:パンクレリパーゼを4℃で水性溶媒中に0.1g/mLの濃度で分散させ、30分間撹拌し続ける。実験は650mg(有機溶媒がアセトンである場合)または550mg(有機溶媒がエタノールである場合)の何れかの出発パンクレリパーゼを用いて、実験室スケールで行う。異なる水性溶媒中でそれぞれ2回の実験を行う:pH=4.0、10mM酢酸緩衝液;2)pH=7.0、10mMリン酸緩衝液。
段階a1.2−沈殿:有機溶媒を段階a1.1の懸濁液に添加し、この混合物を4℃で15分間維持する。有機溶媒はアセトンまたはエタノールの何れかである。アセトンを35部(体積)/各65部(体積)の水性溶媒の量で添加する。エタノールを45部(体積)/各55部(体積)の水性溶媒の量で添加する。
段階a2−分離:混合物を遠心(10分、4℃、約11,000g)して上清をペレットから分離し、これは膵臓酵素を含有する。ペレットを出発水性溶媒中に再懸濁する(再懸濁、分離後のペレット中のLA)。
異なる段階の物質を分析する。リパーゼ活性として表されるパンクレリパーゼの量を全工程に沿って:
−段階a1.1の懸濁液中(懸濁液中のLSA;LA−Sa1.1);
−段階a2で得られた上清中(SN中のLA、分離、LA−SN);
−段階a2で得られ、次いで出発媒体中に再懸濁されたペレット中(ペレット中のLA、沈殿、LA−P)
で測定する。
結果を表7、8、9で報告する。
表7
Figure 2017500885
沈殿後の回収率は高く、二段階工程でほぼ完全な回収が達成される。
表8
Figure 2017500885
ペレットに対する工程収率は73.1〜80.4の範囲であり、これは多段階工程で得られるものよりも高い。収率%は、段階a1.1で使用されるパンクレアチンの理論的リパーゼ活性に対する、段階a2のペレット中および上清中の総リパーゼ活性であり、これは、出発物質の比活性(すなわち公定USP法に従い決定した場合、94.4IU USP/mg)およびその初期重量を因数として含めることによって計算される。
表9
Figure 2017500885
結果は、2段階工程でのpH=7の水性緩衝液およびアセトンの使用によって、興味深い収率(ペレットに対する工程収率が約76%)が得られ、濃縮係数が2.1〜2.9の範囲であることを示す。
(実施例4):二段階工程
HA−パンクレアチンの調製;0.1g/mL;二段階:懸濁、沈殿;パイロット(SP=38:アセトン:水性溶媒=35:65)
段階a1.1−懸濁:6.5gの出発パンクレリパーゼ(61,400Uリパーゼ)を4℃にて45mLのpH=7.0緩衝溶液(10mMリン酸緩衝液)中に分散させ、各サイクルに対して1分間撹拌し(Ultraturrax、3サイクル)、撹拌装置を10mLの冷緩衝液で2回洗浄して残留パンクレリパーゼを回収する。
段階a1.2−沈殿:35mLのアセトンを段階a1.1の懸濁液に添加し、混合物を静止状態下で4℃で30分間維持する。
段階a2−分離:混合物を遠心(10分間、4℃、約2,700g)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3−乾燥:ペレットを2種類の異なるプロトコールに従い乾燥させ、平均乾燥ペレット重量は1.55gであり、リパーゼ活性(LA)は365,000IUリパーゼであり、比活性(LSA)は235IU USP/mgである。
表10は、2種類のプロトコールで得られた各物質に対して測定される、リパーゼ(L)、プロテアーゼ(P)、およびアミラーゼ(A)比活性を報告する。ペレット中のリパーゼ活性(1mLの緩衝液中でのその懸濁後に測定)は乾燥処理前にも測定し;その量は233.7IU USP/mgである。
表10
Figure 2017500885
分析は、乾燥工程それ自身はLSAに影響を及ぼさないこと、および異なる5種類のプロトコールにより同じ酵素活性を有する物質が得られることを示す。先行する実施例におけるように計算した濃縮係数は常に2を上回り、異なるプロトコール間で一定である。それは、2.5(試料18)、2.7(試料19)、2.3(試料20)であり、平均値は2.5である。乾燥処理前に測定されたペレット中のリパーゼ活性は233.7IU USP/mg(試料18)である。
表11
Figure 2017500885
L=リパーゼ;P=プロテアーゼ;A=アミラーゼ;A=活性;Y=収率(%);W=乾燥後に測定したペレットに対する重量(g)。
異なるプロトコールで得られる試料のHPLCプロファイルは重ね合わせられ;出発物質のHPLCプロファイルに関連する質的相違は観察されなかった。
(実施例5):2段階工程
HA−パンクレアチンの調製;0.1g/mL;2段階:懸濁、沈殿;スケールアップ(SP=38:エタノール:水性溶媒(pH=7)=45:55、試料21);(SP=34:アセトン:水性溶媒(pH=7)=50:50試料22);(SP=35:アセトン:水性溶媒(pH=7)=45:55、試料23)。実施例4の調製工程は、様々な量の出発パンクレリパーゼ、様々な体積の緩衝溶液および様々な体積のアセトン(SP=34または35)または体積のエタノール(SP=38)に適用される。乾燥プロトコールは、24時間、6〜8℃、0.2mbarであり、全ての他のパラメーターおよび条件は実施例4と同じである。
表12
Figure 2017500885
結果を表13、14で報告する。
表13
Figure 2017500885
先行する実施例におけるように計算された濃縮係数は、1.6(試料21)、1.3(試料22)、1.7(試料23)である。
表14は、ここで適用されるスケールアップ工程で得られる最終精製物質の酵素活性および酵素収率を示す。
表14
Figure 2017500885
L=リパーゼ;P=プロテアーゼ;A=アミラーゼ;A=活性;Y=収率(%);W=乾燥後に測定したペレットに対する重量(g)。
出発物質のHPLCプロファイルとの、関連する質的相違は観察されなかった。
異なるプロトコールで得られた試料22および23は、プロトコール(SP=38)で生成された試料20に対して、より低い特異的LAおよびより高いPAおよびAAを示す。
(実施例6):一段階工程
HA−パンクレアチンの調製;0.065および0.1g/mL;一段階;実験室スケール(SP=38−アセトン:水性溶媒=35:65)
段階a1−懸濁−沈殿:650mg(試料24)または1000mg(試料25)のネイティブパンクレリパーゼを、4℃で60分間撹拌しながら、10mLの、緩衝液(pH=7 10mMリン酸緩衝液)およびアセトンの65:35混合液(65体積の緩衝液および35体積のアセトン)中に分散させる。
段階a2−分離:段階a1の混合物を遠心(10,000g、4℃で10分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3−乾燥:ペレットを0.2mbarにて高効率ポンプで乾燥させる。
物質を分析する。リパーゼ活性として表されるパンクレリパーゼの量を全工程に沿って:
−段階a2で得られた上清中(SN中のLA、分離、LA−SN);
−段階a2で得られ、次いで出発媒体中に再懸濁されたペレット中(ペレット中のLA、沈殿、LA−P)
−懸濁−沈殿段階a1のLA(懸濁液中のLA;LA−SN)中
で測定する。結果を表15および16で報告する。
表15
Figure 2017500885
Figure 2017500885
一段階工程は良好な収率および促進係数を提供した。これは、遂行が容易で単純なので工業化に有用である。
表16aは、異なる懸濁−沈殿時間で得られた精製物質に対して、リパーゼ比活性(LSA)を報告する。
表16a.様々な時間でのリパーゼ活性
Figure 2017500885
Figure 2017500885
データは、使用される方法それ自身は相の間のリパーゼ分配に影響を及ぼさないことを示した。
(実施例7):一段階工程
HA−パンクレアチンの調製;0.1g/mL;一段階;パイロットスケール(SP=38−アセトン:水性溶媒=35:65)。
段階a1−懸濁−沈殿:10gのネイティブパンクレリパーゼを、4℃で60分間撹拌しながら、100mLの、緩衝液(pH=7、10mMリン酸緩衝液)およびアセトンの溶媒混合液(65体積の緩衝液および35体積のアセトン)中に分散させる。
段階a2−分離:段階a1の混合物を遠心(2,700gで4℃で10分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3−乾燥:試料26のペレットをペトリ皿に注ぎ、一方で試料27および28のペレットを遠心管中で維持し、0.2mbarで高効率ポンプを用いて直接乾燥させる。
物質を分析する。リパーゼ活性として表されるパンクレリパーゼの量を、
−段階a2で得られ、段階a3に従い乾燥させたペレット中で測定する。
結果を表17および18で報告する。
表17
Figure 2017500885
リパーゼ、プロテアーゼ、アミラーゼ活性に関する良好な再現性が得られた。
表18
Figure 2017500885
非常に高いリパーゼ収率が得られ、濃縮係数は高かった(2を上回る。)。例えば、濃縮係数は2.2(試料26)、2.4(試料27)、2.3(試料28)であった。
一段階工程によって良好な収率が得られた。4.2gのHA−パンクレアチンが得られ(出発パンクレリパーゼの42%)、リパーゼの総単位は940,000IU USP(初期LAの99から100%)である。得られたHA−パンクレアチンは、27と28との間での平均とみなして221IU USP/mgの比活性を有する。
異なるプロトコールで得られた試料26〜28の、HPLC、SDS−PageプロファイルおよびUVスペクトルは重なり合った。出発物質のHPLCプロファイルに関連する質的相違は観察されなかった。
表18a
Figure 2017500885
データは、表18aにおいて、スケールは相の間のリパーゼ分配に影響を及ぼさず、工程は状況に応じて拡大縮小が可能となることを示す。
表18bで列挙される異なるパンクレリパーゼ原材料を用いて、一段階工程の再現性を評価した。
表18b.パンクレアチン原材料
Figure 2017500885
Figure 2017500885
表18cのデータは、異なる出発LSAを有するネイティブ原材料は促進係数に関して精製工程の結果に影響を及ぼさず、良好な収率が得られたことを示す。
(実施例8):比較例
HA−パンクレアチンの調製;0.1g/mL;懸濁、沈殿、分離;比較例(SP=38−アセトン:水=35:65)。
段階1−懸濁:パンクレリパーゼを、撹拌しながら約30分間、4℃(試料29)で水性溶媒(蒸留水)中に0.045g/mLの濃度で分散させる。
段階2−沈殿:80mLの溶媒混合液(アセトン:水=35:45)を20mLの段階a1.1の懸濁液に添加する(最終溶媒混合液中でSP=38(MPa)0.5を得るため)。混合物を静止状態で25℃で60分間維持する。
段階3−分離:混合物を遠心(3,000gで25℃で10分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
異なる段階の物質を分析する。リパーゼ活性として表されるパンクレリパーゼの量を全工程に沿って:
−段階1の懸濁液中(懸濁液中のLA;LA−Sal);
−段階2で得られた上清中(SN中のLA、沈殿、LA−SN);
−段階3で得られ、次いで出発蒸留水中に再懸濁されたペレット中(ペレット中のLA、沈殿、LA−P)
で測定する。
結果を表19−20で報告する。直接的な比較目的のために、先行する実施例において二段階および一段階法で得られた結果もここで報告する。
表19
Figure 2017500885
Figure 2017500885
この比較工程により得られた収率は少なく、酵素の不活性化が顕著であり、リパーゼ濃縮は全く得られなかった。
(実施例9)精製HA−パンクレアチン(試料20)の特徴評価
HA物質をその消化能について試験し、出発パンクレリパーゼと比較する。20mgのHA−パンクレアチンおよび50mgの出発パンクレリパーゼ(2300IU USPリパーゼに対応)をそれぞれ1mLの脱イオン水中に懸濁し、37℃で50mLの経腸栄養剤PEPTAMEN(登録商標)Junior1.0に添加し、100rpmで60、120および240分間撹拌する。1、2および4時間後に消化試験を行った。各パンクレリパーゼ試料に対してこの試験を6回反復する。
トリオレインの消化(トリオレインピークの低下)を測定することによって脂質栄養を監視し;ブラッドフォード法によって総タンパク質消化を監視する。短鎖糖の生成を測定することによってアミロース分解性(Amyliolitic)工程を監視する。4時間消化後にネイティブおよびHA材料の消化性能を比較することによって、消化度の相違を得る。
表21
Figure 2017500885
活性の相違は、式:
(ネイティブパンクレアチンの活性−HA−パンクレアチンの活性)/ネイティブパンクレリパーゼの活性
で計算する。消化の相違は、次の式:
(ネイティブパンクレアチンの消化の%−HA−パンクレアチンの%消化)
により計算する。
このインビトロ試験は、HA−パンクレアチンの脂質、タンパク質および炭水化物消化の分析を可能にする。リパーゼ消化は、反応容器中に存在する酵素活性の相違に非常に感受性があり、ゆえに活性における10%の相違は消化量における10%の相違に対応する。消化キネティクスは同様の傾向を示す。これらの結果は、ネイティブおよびHA−パンクレアチンが同様の脂質消化パターンを有することを示唆する。
タンパク質消化プロファイルは殆ど重なり合い、HA−パンクレアチンのプロテアーゼ活性はネイティブパンクレリパーゼと同レベルでの消化を維持することを示唆している。プロテアーゼに関する活性の約60%の相違は、タンパク質消化度に何ら影響を与えない。
HA−パンクレアチンにおいてマルトース生成がより低いので、炭水化物消化プロファイルが異なる。アミラーゼ活性における相違の比較および消化産物の量の比較から、HA−パンクレアチンにおいてアミロース分解も起こることが示される。
(実施例10):一段階工程
HA−パンクレアチンの調製;0.1g/mL;一段階;スケールアップ(SP=38−アセトン:水性溶媒=35:65)。
この例の場合、次の特徴を有するネイティブパンクレリパーゼ(code 005A)を使用した:リパーゼ比活性81.1IU USP/mg、プロテアーゼ活性284.2IU USP/mgおよびアミラーゼ活性517.9IU USP/mg;P/L比が3.5であり、A/L比が6.4であるもの。
段階a1)懸濁−沈殿:100gのネイティブパンクレリパーゼを4℃で60分間撹拌しながら、1Lの、緩衝液(pH=7、10mMリン酸緩衝液)およびアセトンの溶媒混合液(65体積の緩衝液および35体積のアセトン)中に分散させる。
段階a2)分離:段階a1の混合物を遠心(2,700gで4℃で15分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3)乾燥:ペレットを0.2mbarにて高効率ポンプで乾燥させる。
物質を分析した。表22は、様々なスケールを用いて得た試料に対して測定したリパーゼ(L)、比活性を報告する。
表22
Figure 2017500885
表22は、本明細書中で適用されるスケールアップ工程で得られた最終精製物質のリパーゼ活性を示す。このスケールの結果はパイロットスケールと一貫する。
表23
Figure 2017500885
リパーゼ、プロテアーゼ、アミラーゼ活性に関して良好な再現性が得られる。
(実施例11):二重沈殿工程
HA−パンクレアチンの調製;0.1g/mL;二重沈殿;パイロットスケール(SP(a1.1)=38−アセトン:水性溶媒=35:65;SP(a1.3)=36)。
次の特徴を有するネイティブパンクレリパーゼ(コード005A)を使用した:リパーゼ比活性81.1IU USP/mg、プロテアーゼ活性284.2IU USP/mgおよびアミラーゼ活性517.9IU USP/mg;P/L比が3.5であり、A/L比が6.4であるもの。
段階a1.1−懸濁−沈殿:10gのネイティブパンクレリパーゼを4℃で60分間撹拌しながら、100mLの、緩衝液(pH=7、10mMリン酸緩衝液)およびアセトンの溶媒混合液(65体積の緩衝液および35体積のアセトン)中に分散させる。
段階a1.2−分離:段階a1の混合物を遠心(2,700gで4℃で10分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3.1−乾燥:ペレットを0.2mbarにて高効率ポンプで乾燥させる。
段階a1.3−沈殿:アセトンを4℃で60分間撹拌しながら、段階a1.2の上清に添加する(36のSPに到達するまで)。
段階a2−分離:段階a4の混合物を遠心(2,700gで4℃で10分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3.2−乾燥:ペレットを0.2mbarにて高効率ポンプで乾燥させる。
段階a4−混合:段階a3.1およびa3.2からの乾燥ペレットを一緒に混合する。
物質を分析する。表24は、各試料に対して測定される、リパーゼ(L)、プロテアーゼ(P)およびアミラーゼ(A)比活性を報告する。
表24.
Figure 2017500885
(実施例12):二重沈殿工程
HA−パンクレアチンの調製;0.1g/mL;二重沈殿;スケールアップ(SP(a1.1)=38−アセトン:水性溶媒=35:65;SP(a1.3)=36)。
次の特徴を有するネイティブパンクレリパーゼを使用した:リパーゼ活性128.7IU USP/mg、プロテアーゼ活性324.6IU USP/mgおよびアミラーゼ活性408.0IU USP/mg;P/L比が2.5であり、A/L比が3.2であるもの。
段階a1.1−懸濁−沈殿:100gのネイティブパンクレリパーゼを4℃で60分間撹拌しながら、1Lの、緩衝液(pH=7、10mMリン酸緩衝液)およびアセトンの溶媒混合液(65体積の緩衝液および35体積のアセトン)中に分散させる。
段階a1.2−分離:段階a1の混合物を遠心(2,700gで4℃で15分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3.1−乾燥:ペレットを0.2mbarにて高効率ポンプで乾燥させる。
段階a1.3−第二の沈殿:アセトンを静止状態で4℃にて120または180分間、段階a1.2の上清(36のSP)に添加する。
段階a2−分離:段階a1.3の混合物を遠心(2,700gで4℃で15分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3.2−乾燥:ペレットを0.2mbarにて高効率ポンプで乾燥させる。
段階a4−混合:段階a3.1およびa3.2からの乾燥ペレットを一緒に混合する。
物質を分析する。表25は、各試料に対して測定される、リパーゼ(L)、プロテアーゼ(P)およびアミラーゼ(A)比活性を報告する。
表25
Figure 2017500885
(実施例13):一段階工程
HA−パンクレアチンの調製;0.1g/mL;一段階;パイロットスケール(SP=36−アセトン水性溶媒=43:57)
この実施例に対して、次の特徴を有するネイティブパンクレリパーゼを使用した:リパーゼ活性85.5IU USP/mg、プロテアーゼ活性337.8IU USP/mgおよびアミラーゼ活性434.0IU USP/mg;P/L比が2.5であり、A/L比が3.2であるもの。
段階a1−懸濁−沈殿:10gのネイティブパンクレリパーゼを4℃で60分間撹拌しながら、100mLの、緩衝液(pH=7、10mMリン酸緩衝液)およびアセトンの溶媒混合液(57体積の緩衝液および43体積のアセトン)中に分散させる。
段階a2−分離:段階a1の混合物を遠心(2,700gで4℃で10分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3)−乾燥:段階a2のペレットを0.2mbarにて高効率ポンプで乾燥させる。
物質を分析する。段階a3からのペレット中で、リパーゼ活性として表されるパンクレリパーゼの量を測定する。
表26
Figure 2017500885
表26で報告される結果は、SP=38が良好な結果をもたらしたことを示した。
(実施例14):一段階工程
HA−パンクレアチンの調製;0.1g/mL;一段階;パイロットスケール(SP=38−イソプロピル−アルコール:水性溶媒=40:60)。
段階a1−懸濁−沈殿:10gのネイティブパンクレリパーゼを4℃で60分間撹拌しながら、100mLの、緩衝液(pH=7、10mMリン酸緩衝液)およびイソプロピルアルコールの溶媒混合液(60体積の緩衝液および40体積のイソプロピルアルコール)中に分散させた。
段階a2−分離:段階a1の混合物を遠心(2,700gで4℃で10分間)して上清をペレットから分離し、これは膵臓酵素を含有する。
段階a3−乾燥:段階a2のペレットを0.2mbarにて高効率ポンプで乾燥させる。
表27
Figure 2017500885
表27で報告される結果は、イソプロピル−アルコールと比較して、リパーゼ活性および促進に関して、アセトン沈殿がより良好な結果をもたらしたことを示した。
(実施例15):硫酸アンモニウム沈殿
パンクレアチンの水溶性抽出物を、40mg/mLの濃度への冷リン酸緩衝食塩水(PBS)中での分散によって調製した。分散液を時折撹拌しながら氷上でインキュベートし、次いで16,000xgで5分間遠心した。溶解パンクレアチンを含有する上清を静かに移した。上清は、259nmにピークを有する吸収でUVにおいて強く吸収し、このことから溶解核酸の存在が示唆される(図1)。
次いで上清を、約60%飽和硫酸アンモニウムの最終濃度となるように飽和硫酸アンモニウムと混合した。得られた沈殿物を遠心によって回収し、リン酸緩衝食塩水(PBS)中に溶解した。再溶解沈殿物の適切な希釈液のUVスペクトルを図2Bに示す。280nmでのピークはタンパク質溶液の典型である。上清の吸収ピークは260nmであり、溶解核酸の典型であった。濃度および吸収値の比較(図1および図2)は、260nm領域で吸収する物質の約60〜90%が除去されることを示す。スペクトルの位置および形状は、タンパク質および/またはペプチド構成要素の濃縮物と一致する。水溶性パンクレアチン抽出物の260nm/280nm吸収比は1.4であるのに対し、硫酸アンモニウムによって沈殿しない物質を含有する上清(図2A)の260nm/280nm吸収比は1.7である(図1)。この260nm/280nm比の上昇は、硫酸アンモニウムにより沈殿しない物質中のDNAおよび/またはRNAの濃縮物と一致する。
特定の理論に縛られるものではないが、これらの結果は、硫酸アンモニウム沈殿がパンクレアチンのタンパク質構成要素、すなわちアミラーゼ、リパーゼ、およびプロテアーゼを含有する分画から、かなりの量のDNA/RNA物質を除去することを示唆する。
硫酸アンモニウム沈殿から回収されたペレットを60%飽和硫酸アンモニウム溶液で洗浄した。スペクトルは、沈殿物の洗浄後に272nmから275nmへのピークシフト(図3)を示し、260nmに吸収ピークをもつ物質のさらなる除去を示唆している。
溶液のタンパク質濃度は、280nmでのその吸収に基づき推定され得る。タンパク質アッセイ(標準物質としてウシ血清アルブミンを使用)は、280nmで1.0吸収の溶液(路長1cm)の溶液が0.19mg/mLタンパク質に対応すると決定した。
パンクレアチン原抽出物は40mg/mLを含有し、このうち0.5mLを0.75mL飽和硫酸アンモニウムと混合して、実験セクションに記載のように沈殿物を生じさせた。次に、この沈殿物を1mL PBS中に再溶解させた。1.2mL PBS中に希釈した再溶解沈殿物の5μLの溶液の吸収を測定した。図3は、未洗浄のおよび洗浄した硫酸アンモニウム沈殿物のスペクトルを示し、280nmでの記録された吸収値は、希釈(1/240)後、それぞれおよそ0.085および0.075(1cm路長)である。
1.0吸収は0.19mg/mLタンパク質に対応するので、未洗浄ペレットのタンパク質濃度は3.9mg/mL(240x0.085x0.19)であり、洗浄ペレットのタンパク質濃度は3.4mg/mLである。精製工程を通じて20mgの物質(40mg/mLを含有する0.5mLの溶液)を採取したので、これはおよそ20/3.9=5倍の精製に相当する。タンパク質濃縮沈殿物中のリパーゼおよびアミラーゼの活性を決定した。表28および29で見られるように、未洗浄ペレット中に平均でリパーゼ活性の81%およびアミラーゼ活性の83%が回収される。ペレットを60%硫酸アンモニウムで洗浄することでリパーゼ回収率が68%に低下する。これらのパーセンテージを、パンクレリパーゼの元の水溶性分画中の活性レベルに対して正規化する。
表28
Figure 2017500885
リパーゼアッセイは抽出物と比較した回収である。
UV物質は245〜325nmの積分面積であり、抽出物に対する回収である。
ピーク値は硫酸アンモニウム分画に対するUVピークである。
リパーゼは抽出5時間以内にアッセイした。
1.リパーゼ>>100%、データ排除
2.プレートリーダーの異常、その日の酵素アッセイなし。
3.平均に含まれないデータ。典型的な回収体積よりも濃縮された体積中に再懸濁されたペレットは通常よりも顕著に大きかった。
4.体積補正を適用、典型的なものよりも濃縮された体積中に再懸濁されたペレット。
表29
Figure 2017500885
ペレットの活性をミリグラムベースあたりで決定する前に、沈殿物を適切なカラムで脱塩した。ゲルろ過クロマトグラフィーを行って硫酸アンモニウム沈殿生成物を脱塩した。未洗浄硫酸アンモニウムペレットを2体積のPBS緩衝液中に再懸濁し、得られた懸濁液の0.5mLをG−25セファデックスカラムに適用し、重力により溶出させた。硫酸アンモニウム分画の溶出プロファイルを図4に示す。分画4〜8は280nmで吸収を示し、タンパク質の存在を示唆している。リパーゼの活性を測定するためのメチルウンベリフェロンアッセイもまた、分画4〜8で活性を示した。
後のほうで溶出する物質(分画10、図5、1cmキュベット中で水中に1/20希釈してスキャン)は260nmの最大吸収を有し、DNAの吸収プロファイルと一致する。このことは、脱塩に加えて、G−25カラムを使用して260nmUV物質(例えばDNA)の残存量を除去し得ることを示唆する。
(実施例16):硫酸アンモニウム沈殿
脱塩はG−25セファデックススピンカラムを用いて行うこともできる。乾燥重量回収は、脱塩した物質を濃縮せずに行うことができる。
60%飽和硫酸アンモニウム分画を、実施例で上述のように調製し、硫酸アンモニウムペレットを1体積のPBS緩衝液中に再懸濁した(抽出物と比較)。硫酸アンモニウム分画の一部を、前に記載のように水中で平衡化された2本のG−25セファデックススピンカラムにより脱塩した。続く乾燥を促進するために1mLの脱塩物質(37mgのパンクレアチンと同等)を2体積のイソプロパノールで沈殿させ、16Kで5分間遠心した。上清を除去し、ペレットを室温で一晩風乾し、7.9mgの固形物を回収した。
イソプロパノール沈殿の間に、UV吸収物質のおよそ17%の損失が観察された。UV吸収物質が、ペレット中のものと同等のタンパク質質量に相当する場合、これに対する補正は、脱塩物質が9.5mgの固形物を含有したことを意味する。これはパンクレアチン出発物質の37/9.5=3.9倍濃度に相当する。抽出物に対して78%および83%のリパーゼおよびアミラーゼ活性(表28および29)を仮定すると、これは、リパーゼおよびアミラーゼに対して、約3の比活性の上昇に相当する。抽出手順中にリパーゼ活性の90%が回収されることが観察されており、したがって比活性の上昇は2.7倍となる。回収物質の乾燥は完全でなかったが、さらなる乾燥時に比活性のさらなる上昇が期待される。
より高熱でのさらなる乾燥とともに乾燥重量決定の反復を行った。上記のように60%飽和硫酸アンモニウム分画を調製し、硫酸アンモニウムペレットを1体積のPBS緩衝液中に再懸濁した(抽出物と比較)。硫酸アンモニウム分画の一部を、実験セクションに記載のように水中で平衡化された2本のG−25セファデックススピンカラムにより脱塩した。続く乾燥を促進するために1mLの脱塩物質(37.5mgのパンクレアチンと同等)を2体積のイソプロパノールで沈殿させ、16Kで5分間遠心した。上清を除去し、ペレットを80℃で一晩風乾し、4.6mgの固形物を回収した。
イソプロパノール沈殿の間に、UV吸収物質のおよそ17%の損失が観察された。このUV吸収物質が、ペレット中のものと同等のタンパク質質量に相当する場合、これに対する補正は、脱塩物質が5.4mgの固形物を含有したことを意味する。これは、パンクレアチン出発物質の37.5/5.4=7倍濃度に相当する。リパーゼおよびアミラーゼ活性は、抽出物に対して74%および78%であった。これは、リパーゼおよびアミラーゼに対して約5の比活性の上昇に相当する。抽出手順中にリパーゼ活性の90%が回収されることが観察されており、したがって比活性の上昇は4.5倍となる。
PBSで平衡化されたカラムにおけるリパーゼ回収率は87〜103%であり、一方で水で平衡化されたカラムにおけるリパーゼ回収率は52〜72%であったことは、水と比較してPBSでカラムが平衡化された場合より大きい酵素活性が保持されることを示唆している。
より長時間のカラム作動時間もまた、おそらく存在するプロテアーゼによる、タンパク質の自己加水分解の証拠を示した。これは、プロテアーゼ阻害剤の添加を通じてまたはpHおよび温度などの条件の調整を通じて減弱され得る。
最終乾燥段階を含め、処理中にタンパク質を安定化するための構成要素を添加することが好ましい。これらの安定化剤は、塩、炭水化物、抗酸化剤、ポリマーおよびプロテアーゼ阻害剤、例えばEDTAおよびダイズトリプシン阻害剤などを含み得る。pH7.4で緩衝された5mMリン酸の塩溶液は、pHを維持して、おそらくカルシウムを結合するように機能し、これはタンパク質分解を阻害し得る。イソプロパノール沈殿後の最終乾燥段階は、リパーゼ活性の顕著な低下をもたらすことが見出された。最終物質を凍結乾燥することが好ましいであろう。
(実施例17):硫酸アンモニウム沈殿
硫酸アンモニウム抽出および沈殿を4℃で卓上遠心機で上記のように行った。得られた固形物を実施例で既に記載のようにG−25セファデックススピンカラム上で脱塩した。4.5mL G−25カラムに0.5mLの再懸濁沈殿物を載せた。硫酸アンモニウムによってパンクレアチン全てが沈殿したと仮定すると、再懸濁化沈殿物は、16mgのパンクレアチンを含有すると推定される。図6は、各分画中のリパーゼ、アミラーゼ、およびトリプシンの活性、ならびに回収物質のmg単位での重量を示す。抽出、硫酸アンモニウムでの沈殿およびG−25カラム上での脱塩後に、分画4および5中におよそ5mgの固形物を回収した。これにより、元のパンクレアチン水性懸濁液/溶液と比較して、分画4および5中での約3倍のリパーゼ比活性の上昇、約1.7倍のアミラーゼ活性の上昇、および約2倍のトリプシン活性の上昇という計算値が得られる。
脱塩を33.3mgの出発物質からの13.4mgの物質を用いて2本の脱塩カラム上で行った場合、リパーゼの比活性は約1.2倍上昇し、アミラーゼの比活性は約1.5倍上昇した。特定の理論に縛られるものではないが、この活性低下は、延長した処理時間の延長した脱塩工程による、重要な安定化塩の除去のためであり得る。
前述の詳細な説明は単に理解を明確にするために与えられており、改変は当業者にとって明白であるので、不必要な制限が全くないことを理解されたい。具体的なその実施形態と関連付けて本発明を記載してきたが、さらなる改変が可能であり、一般に本発明の原理に従い、本願が本発明のあらゆる変更、使用または適応を包含するものであり、本発明が属する技術分野内の公知のまたは慣習的な実施内に入るように、および本明細書中で前に示される必須の特性に適用され得るように、および添付の特許請求の範囲において従うように、本開示からのこのような逸脱が含まれることを理解されたい。それぞれおよび全ての特許、特許出願および本明細書中で引用される刊行物の、特許請求の範囲、図および/または図面を含め、本開示は、それらの全体において参照により本明細書中によって本明細書中に組み込まれる。

Claims (61)

  1. 少なくとも約120USP IU/mgのリパーゼ比活性を有する、高活性パンクレアチン(HA−パンクレアチン)。
  2. 少なくとも約150USP IU/mgのリパーゼ比活性を有する、請求項1に記載のパンクレアチン。
  3. 少なくとも約200USP IU/mgのリパーゼ比活性を有する、請求項1に記載のパンクレアチン。
  4. 少なくとも約500USP IU/mgのリパーゼ比活性を有する、請求項1に記載のパンクレアチン。
  5. 請求項1、2、3、または4に記載のHA−パンクレアチンを含む、高力価医薬組成物。
  6. 前記パンクレアチンがブタ由来である、請求項1、2、3、4、または5に記載の組成物。
  7. 投与単位あたり少なくとも約9,000、約20,000、約40,000、約60,000、約80,000、または約100,000USP IUリパーゼを含む、請求項5、または6に記載の組成物。
  8. HA−パンクレアチンの複数の被覆粒子を含み、前記被覆粒子が少なくとも1つの腸溶性ポリマーで被覆されるコアを含む、請求項7に記載の組成物。
  9. 粉末、ペレット、ミクロスフェア、カプセル、サシェ、錠剤、液体懸濁液または溶液の形態の、請求項5、6、7、または8に記載の組成物。
  10. 少なくとも約120USP IU/mgのリパーゼ比活性を有するHA−パンクレアチンの調製のための工程であって、28〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒でパンクレアチンを処理することを含み、前記溶媒が単一の有機溶媒または有機溶媒の混合液または少なくとも1つの有機溶媒および水性溶媒の混合液であり、工程温度が室温を下回る、工程。
  11. 前記溶媒が28〜38(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する、請求項10に記載の工程。
  12. 前記溶媒が28〜34(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する、請求項10に記載の工程。
  13. 前記溶媒が34〜38(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する、請求項10に記載の工程。
  14. 前記溶媒が34〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する、請求項10に記載の工程。
  15. 前記溶媒が38〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する、請求項10に記載の工程。
  16. 少なくとも約150USP IU/mgのリパーゼ比活性を有するパンクレアチンの調製のための、請求項10、11、12、13、14、または15に記載の工程。
  17. 少なくとも約200USP IU/mgのリパーゼ比活性を有するパンクレアチンの調製のための、請求項10、11、12、13、14、または15に記載の工程。
  18. 少なくとも約250USP IU/mgのリパーゼ比活性を有するパンクレアチンの調製のための、請求項10、11、12、13、14、または15に記載の工程。
  19. 次の:
    a1)パンクレアチンを懸濁し、不溶性部分を34〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒中で沈殿させる段階;
    a2)段階a1の不溶性部分を可溶性部分から分離する段階;
    a3)段階a2の不溶性部分を乾燥させる段階、
    を含む、請求項10に記載の工程。
  20. 段階1a)が約4℃の温度で約60分間行われる、請求項19に記載の工程。
  21. 次の:
    a1.1)パンクレアチンを撹拌しながら水性溶媒中に懸濁する段階;
    a1.2)前記少なくとも1つの有機溶媒またはそれらの混合液を段階a1.1の懸濁液に添加することによって不溶性部分を沈殿させる段階;
    a2)段階a1.2の不溶性部分を可溶性部分から分離する段階;
    a3)段階a2の不溶性部分を乾燥させる段階、
    を含む、請求項10、19、または20に記載の工程。
  22. 次の:
    a1.1)パンクレアチンを撹拌しながら水性溶媒中に懸濁する段階;
    a1.2)段階a1.1の可溶性部分を不溶性部分から分離する段階;
    a1.3)前記少なくとも1つの有機溶媒またはそれらの混合液を段階a1.2の可溶性部分に添加することによって不溶性部分を沈殿させる段階;
    a2)段階a1.3の不溶性部分を可溶性部分から分離する段階;
    a3)段階a2の不溶性部分を乾燥させる段階、
    を含む、請求項21に記載の工程。
  23. 段階a1.3が約30分間行われ、工程温度が4℃である、請求項22に記載の工程。
  24. 次の:
    a1.1)パンクレアチンを懸濁し、不溶性部分を38〜45(MPa)0.5の間に含まれるヒルデブランド溶解度パラメーターを有する溶媒中で沈殿させる段階;
    a1.2)段階a1.1の可溶性部分を前記不溶性部分から分離する段階;
    a1.3)前記少なくとも1つの有機溶媒またはそれらの混合液を段階a1.2の可溶性部分に添加することによって不溶性部分を沈殿させて28〜36の間に含まれるヒルデブランド溶解度パラメーターを有する混合物を得る段階;
    a2)段階a1.3の前記不溶性部分を可溶性部分から分離する段階;
    a3.1)段階a1.2の不溶性部分を乾燥させる段階;
    a3.2)段階a2の不溶性部分を乾燥させる段階;
    a4)段階a3.1の不溶性部分と一緒に段階a3.2の不溶性部分を混合する段階、
    を含む、請求項19に記載の工程。
  25. 段階a1.1のパンクレアチンが0.05〜0.3g/mLの間に含まれる量である、請求項21、22、23、または24に記載の工程。
  26. 段階a.1の水性溶媒およびa1.2または段階a1.3の有機溶媒により構成される溶媒が38(MPa)0.5のヒルデブランド溶解度パラメーターを有する、請求項21、22、または23に記載の工程。
  27. 段階a1.1の溶媒が38(MPa)0.5のヒルデブランド溶解度パラメーターを有し、段階a1.3の溶媒が36(MPa)0.5のヒルデブランド溶解度パラメーターを有する、請求項24、または25に記載の工程。
  28. 前記有機溶媒が、n−ペンタン、n−ヘキサン、n−ヘプタン、ジエチルエーテル、シクロヘキサン、炭素四塩化物、酢酸エチル、テトラヒドロフラン、クロロホルム、トリクロロエチレン、アセトン、ジメチルホルムアミド、n−プロパノール、イソプロパノール、エタノール、ジメチルスルホキシドブチルアルコール、メタノール、アセトニトリル、ジオキサン、およびメチレンクロリドの群から選択される、請求項10、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、または27に記載の工程。
  29. 前記有機溶媒がアセトン、イソプロパノール、およびエタノールの群から選択される、請求項28に記載の工程。
  30. 前記水性溶媒が緩衝溶液である、請求項10、11、12、13、14、15、16、17、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、または27に記載の工程。
  31. 前記緩衝溶液がpH=7またはpH=4を有する、請求項30に記載の工程。
  32. 前記有機溶媒がアセトンであり、前記水性溶媒がpH=7を有する緩衝溶液である、請求項10、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、または27に記載の工程。
  33. 前記有機溶媒がエタノールであり、前記水性溶媒がpH=7を有する緩衝溶液である、請求項10、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、または27に記載の工程。
  34. 前記有機溶媒がアセトンであり、前記水性溶媒がpH=4を有する緩衝溶液である、請求項10、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、または27に記載の工程。
  35. 前記有機溶媒がエタノールであり、前記水性溶媒がpH=4を有する緩衝溶液である、請求項10、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、または27に記載の工程。
  36. 段階a.1.1の水性溶媒および段階a1.3の有機溶媒により構成される溶媒が38(MPa)0.5のヒルデブランド溶解度パラメーターを有し、前記溶媒がアセトンおよびpH=7を有する緩衝溶液の混合液であり、段階1.1aのパンクレアチンが0.1g/mLの濃度である、請求項22に記載の工程。
  37. 段階a1.1の水性溶媒および段階a1.3の有機溶媒により構成される溶媒が38(MPa)0.5のヒルデブランド溶解度を有し、前記溶媒がアセトンおよびpH=4を有する緩衝溶液の混合液であり、段階a1.1のパンクレアチンが0.1g/mLの濃度である、請求項22に記載の工程。
  38. 段階a1.1の水性溶媒および段階a1.3の有機溶媒により構成される溶媒が38(MPa)0.5のヒルデブランド溶解度を有し、前記溶媒がエタノールおよびpH=4を有する緩衝溶液の混合液であり、段階a1.1のパンクレアチンが0.1g/mLの濃度である、請求項22に記載の工程。
  39. 段階a1.1の水性溶媒および段階a1.3の有機溶媒により構成される溶媒が38(MPa)0.5のヒルデブランド溶解度を有し、前記溶媒がアセトンおよびpH=7を有する緩衝溶液の混合液であり、段階a1.1のパンクレアチンが0.3g/mLの濃度である、請求項22に記載の工程。
  40. 段階a1.1の水性溶媒および段階a1.3の有機溶媒により構成される溶媒が38(MPa)0.5のヒルデブランド溶解度を有し、前記溶媒がアセトンおよびpH=4を有する緩衝溶液の混合液であり、段階a1.1のパンクレアチンが0.3g/mLの濃度である、請求項22に記載の工程。
  41. 段階a1.1の水性溶媒および段階a1.3の有機溶媒により構成される溶媒が38(MPa)0.5のヒルデブランド溶解度を有し、前記溶媒がエタノールおよびpH=4を有する緩衝溶液の混合液であり、段階a1.1のパンクレアチンが0.3g/mLの濃度である、請求項22に記載の工程。
  42. 段階a1.1の溶媒が38(MPa)0.5のヒルデブランド溶解度パラメーターを有し、それがアセトンおよびpH=7を有する緩衝溶液の混合液であり、段階a1.1のパンクレアチンが0.1g/mLの濃度である、請求項22に記載の工程。
  43. 微生物および/またはウイルスの負荷量減少の段階を含む、請求項10、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、27、28、29、30、31、32、33、34、35、36、37、38、39、40、41、または42に記載の工程。
  44. 前記細菌および/またはウイルス負荷量減少がろ過、加熱、電離放射線、高圧によるかまたはアルキル化により行われる、請求項43に記載の工程。
  45. 膵臓酵素不全に関連する生理学的状態に陥っている患者の処置の方法であって、前記患者に医薬的に許容可能な量の請求項5、6、7、8または9に記載の組成物を投与することを含む、方法。
  46. 飽和硫酸アンモニウムを用いてネイティブパンクレアチンの溶液からパンクレアチンを沈殿させることを含む、HA−パンクレアチンを調製する方法。
  47. 次の:
    a)ネイティブパンクレアチンを水性緩衝液中に懸濁する段階;
    b)ネイティブパンクレアチンの前記懸濁液を遠心する段階;
    c)段階bの上清を静かに移す段階;
    d)硫酸アンモニウム溶液を前記上清に添加して沈殿物を生成させる段階;
    e)段階dの懸濁液を遠心してHA−パンクレアチンを含むペレットを生成させる段階、
    を含む、HA−パンクレアチンを調製する方法。
  48. 前記硫酸アンモニウム溶液が飽和硫酸アンモニウム溶液である、請求項47に記載の方法。
  49. 50〜75%飽和硫酸アンモニウムの最終濃度になるように飽和硫酸アンモニウムが前記上清に添加される、請求項48に記載の方法。
  50. 60%飽和硫酸アンモニウムの最終濃度になるように飽和硫酸アンモニウムが前記上清に添加される、請求項48に記載の方法。
  51. 次の:
    f)前記ペレットを硫酸アンモニウムで洗浄する段階、
    をさらに含む、請求項47に記載の方法。
  52. 前記ペレットを水性緩衝液中で可溶化してHA−パンクレアチンの溶液を生成させることをさらに含む、請求項47に記載の方法。
  53. 前記HA−パンクレアチン溶液がゲルろ過により脱塩される、請求項52に記載の方法。
  54. ゲルろ過が架橋デキストランゲルを含むカラム上で行われる、請求項53に記載の方法。
  55. 前記HA−パンクレアチンが前記ネイティブパンクレアチンのリパーゼ活性の少なくとも60%を有する、請求項46または47に記載の方法。
  56. 前記HA−パンクレアチンが前記ネイティブパンクレアチンのアミラーゼ活性の少なくとも75%を有する、請求項46または47に記載の方法。
  57. 前記HA−パンクレアチンが前記ネイティブパンクレアチンのプロテアーゼ活性の少なくとも50%を有する、請求項46または47に記載の方法。
  58. 前記HA−パンクレアチンが前記ネイティブパンクレアチンのタンパク質濃度の2〜5倍のタンパク質濃度を有する、請求項46または47に記載の方法。
  59. 前記HA−パンクレアチンが前記ネイティブパンクレアチンのリパーゼ活性の少なくとも60%、アミラーゼ活性の少なくとも75%、およびプロテアーゼ活性の少なくとも50%を有する、請求項46または47に記載の方法。
  60. 前記HA−パンクレアチンが前記ネイティブパンクレアチンのリパーゼ活性の少なくとも60%、アミラーゼ活性の少なくとも75%、およびプロテアーゼ活性の少なくとも50%ならびに前記ネイティブパンクレアチンのタンパク質濃度の2〜5倍のタンパク質濃度を有する、請求項46または47に記載の方法。
  61. 請求項10、11、12、13、14、15、16、17、18、19、20、21、22、23、24、25、26、27、28、29、30、31、32、33、34、35、36、37、38、39、40、41、または42に記載の工程によって調製されるHA−パンクレアチンを含む、高力価医薬組成物。
JP2016552457A 2013-11-05 2014-11-05 高力価パンクレアチン医薬組成物 Pending JP2017500885A (ja)

Applications Claiming Priority (3)

Application Number Priority Date Filing Date Title
US201361900092P 2013-11-05 2013-11-05
US61/900,092 2013-11-05
PCT/US2014/063984 WO2015069677A1 (en) 2013-11-05 2014-11-05 High potency pancreatin pharmaceutical compositions

Publications (2)

Publication Number Publication Date
JP2017500885A true JP2017500885A (ja) 2017-01-12
JP2017500885A5 JP2017500885A5 (ja) 2017-11-09

Family

ID=53042009

Family Applications (1)

Application Number Title Priority Date Filing Date
JP2016552457A Pending JP2017500885A (ja) 2013-11-05 2014-11-05 高力価パンクレアチン医薬組成物

Country Status (13)

Country Link
EP (2) EP3613429A1 (ja)
JP (1) JP2017500885A (ja)
KR (1) KR20170052520A (ja)
CN (1) CN106659773A (ja)
AU (1) AU2014346930A1 (ja)
BR (1) BR112016000658A2 (ja)
CA (1) CA2915671A1 (ja)
ES (1) ES2834483T3 (ja)
HK (1) HK1222325A1 (ja)
IL (3) IL243435B (ja)
MX (1) MX2016000480A (ja)
RU (1) RU2015155470A (ja)
WO (1) WO2015069677A1 (ja)

Families Citing this family (8)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
IT1319655B1 (it) 2000-11-15 2003-10-23 Eurand Int Microsfere di enzimi pancreatici con elevata stabilita' e relativometodo di preparazione.
AU2008218595B2 (en) 2007-02-20 2012-05-24 Allergan Therapeutics LLC Stable digestive enzyme compositions
WO2009109856A2 (en) 2008-03-07 2009-09-11 Axcan Pharma Inc. Method for detecting infectious parvovirus in pharmaceutical preparations
UA111726C2 (uk) 2010-10-01 2016-06-10 Апталіс Фарма Лімітед Препарат панкреліпази низької сили з кишковорозчинним покриттям
MX351014B (es) 2011-08-08 2017-09-28 Aptalis Pharma Ltd Metodo para la prueba de disolucion de composiciones solidas que contienen enzimas digestivas.
US10184121B2 (en) 2013-06-28 2019-01-22 Allergan Pharmaceuticals International Limited Methods for removing viral contaminants from pancreatic extracts
US20160152968A1 (en) 2013-07-22 2016-06-02 Aptalis Pharma Ltd. High potency pancreatin pharmaceutical compositions
CN106163544A (zh) 2013-08-09 2016-11-23 阿勒根制药国际有限公司 适于经肠施用的消化酶组合物

Citations (14)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US2751330A (en) * 1952-08-27 1956-06-19 Armour & Co Use of a salt in the extraction slurry in recovering proteolytic enzymes from pancreas gland material
JPS5186113A (en) * 1974-12-20 1976-07-28 Hoechst Ag Inshurin oyobi pankureachinnodojiseizohoho
US4623624A (en) * 1982-12-30 1986-11-18 Basf Aktiengesellschaft Isolation of pancreatin
JPS6379589A (ja) * 1986-09-17 1988-04-09 ジユベイナル エス.エイ. リパーゼ及びリパーゼ抽出物、その調製方法及び治療学上の用途
JPH0398580A (ja) * 1989-08-18 1991-04-24 Roehm Gmbh 十分な安定性を有するタンパク質分解作用酵素の水性酵素懸濁液組成物の製造方法
JPH1077236A (ja) * 1996-08-28 1998-03-24 Solvay Pharmaceut Gmbh リパーゼおよびプロテアーゼ含有消化酵素混合物の水溶性医薬製剤中の安定化添加物、該添加物を含有する製剤および消化酵素混合物を製造するためのキット
JP2004524838A (ja) * 2001-01-19 2004-08-19 ゾルファイ ファーマスーティカルズ ゲゼルシャフト ミット ベシュレンクテル ハフツング 微生物酵素の新規混合物
WO2004074470A1 (en) * 2003-02-18 2004-09-02 Norax & Company, Limited Partnership High protease content pancreatin
US20060198838A1 (en) * 2004-09-28 2006-09-07 Fallon Joan M Combination enzyme for cystic fibrosis
JP2008516965A (ja) * 2004-10-14 2008-05-22 アルタス ファーマシューティカルズ インコーポレイテッド 膵機能不全を治療するための、リパーゼ、プロテアーゼおよびアミラーゼを含有する組成物
JP2010519217A (ja) * 2007-02-20 2010-06-03 ユーランド ファーマシューティカルズ リミテッド 安定な消化酵素組成物
CN103060296A (zh) * 2012-12-30 2013-04-24 青岛九龙生物医药有限公司 从动物胰脏中提取胰蛋白酶的方法
JP2013522284A (ja) * 2010-03-19 2013-06-13 アプタリス・ファーマ・カナダ・インコーポレイテッド 胃耐性の酵素医薬組成物
JP2013538846A (ja) * 2010-10-01 2013-10-17 アプタリス ファーマ リミテッド 腸溶コーティングされた低力価パンクレリパーゼ製剤

Family Cites Families (9)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
GB928654A (en) 1960-10-25 1963-06-12 Philips Nv Improvements in or relating to the production of pancreatin
US3168448A (en) 1963-01-07 1965-02-02 Wilson & Co Inc Process of preparing a lipolytic enzyme composition
DE69634248T2 (de) 1995-05-31 2006-01-12 Medzyme N.V. Zusammensetzungen zur verbesserung der verdaulichkeit und ausnutzung von nähestoffen
US5750104A (en) * 1996-05-29 1998-05-12 Digestive Care Inc. High buffer-containing enteric coating digestive enzyme bile acid compositions and method of treating digestive disorders therewith
US20010046493A1 (en) 2000-02-24 2001-11-29 Alex Margolin Lipase-containing composition and methods of use thereof
HUE031042T2 (en) 2005-07-29 2017-06-28 Abbott Laboratories Gmbh Methods for producing pancreatin powder with low viral content
JP2013525488A (ja) * 2010-05-03 2013-06-20 アプタリス ファーマ リミテッド 消化酵素混合物を含有するパンクレアチンを含むマイクロペレット組成物
CN103060297B (zh) * 2012-12-28 2014-06-25 青岛九龙生物医药有限公司 一种分离纯化胰蛋白酶的方法
US20160152968A1 (en) 2013-07-22 2016-06-02 Aptalis Pharma Ltd. High potency pancreatin pharmaceutical compositions

Patent Citations (14)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US2751330A (en) * 1952-08-27 1956-06-19 Armour & Co Use of a salt in the extraction slurry in recovering proteolytic enzymes from pancreas gland material
JPS5186113A (en) * 1974-12-20 1976-07-28 Hoechst Ag Inshurin oyobi pankureachinnodojiseizohoho
US4623624A (en) * 1982-12-30 1986-11-18 Basf Aktiengesellschaft Isolation of pancreatin
JPS6379589A (ja) * 1986-09-17 1988-04-09 ジユベイナル エス.エイ. リパーゼ及びリパーゼ抽出物、その調製方法及び治療学上の用途
JPH0398580A (ja) * 1989-08-18 1991-04-24 Roehm Gmbh 十分な安定性を有するタンパク質分解作用酵素の水性酵素懸濁液組成物の製造方法
JPH1077236A (ja) * 1996-08-28 1998-03-24 Solvay Pharmaceut Gmbh リパーゼおよびプロテアーゼ含有消化酵素混合物の水溶性医薬製剤中の安定化添加物、該添加物を含有する製剤および消化酵素混合物を製造するためのキット
JP2004524838A (ja) * 2001-01-19 2004-08-19 ゾルファイ ファーマスーティカルズ ゲゼルシャフト ミット ベシュレンクテル ハフツング 微生物酵素の新規混合物
WO2004074470A1 (en) * 2003-02-18 2004-09-02 Norax & Company, Limited Partnership High protease content pancreatin
US20060198838A1 (en) * 2004-09-28 2006-09-07 Fallon Joan M Combination enzyme for cystic fibrosis
JP2008516965A (ja) * 2004-10-14 2008-05-22 アルタス ファーマシューティカルズ インコーポレイテッド 膵機能不全を治療するための、リパーゼ、プロテアーゼおよびアミラーゼを含有する組成物
JP2010519217A (ja) * 2007-02-20 2010-06-03 ユーランド ファーマシューティカルズ リミテッド 安定な消化酵素組成物
JP2013522284A (ja) * 2010-03-19 2013-06-13 アプタリス・ファーマ・カナダ・インコーポレイテッド 胃耐性の酵素医薬組成物
JP2013538846A (ja) * 2010-10-01 2013-10-17 アプタリス ファーマ リミテッド 腸溶コーティングされた低力価パンクレリパーゼ製剤
CN103060296A (zh) * 2012-12-30 2013-04-24 青岛九龙生物医药有限公司 从动物胰脏中提取胰蛋白酶的方法

Non-Patent Citations (2)

* Cited by examiner, † Cited by third party
Title
"Effects of High-Lipase Pancreatin on Facal Fat, Neutral Sterol, Bile Acid, and Short-Chain Fatty Aci", INTERNATIONAL JOURNAL OF PANCREATOLOGY, vol. 23(1), JPN6018032879, 1998, pages 63 - 70, ISSN: 0004019071 *
"Selective precipitation of Proteins from Pancreatin Using Designed Antisolvents", INDUSTRIAL & ENGINEERING CHEMISTRY RESEARCH, vol. 46(12), JPN6018032876, 2007, pages 4289 - 4294, ISSN: 0004019072 *

Also Published As

Publication number Publication date
IL243435B (en) 2020-06-30
EP3613429A1 (en) 2020-02-26
CA2915671A1 (en) 2015-05-14
KR20170052520A (ko) 2017-05-12
AU2014346930A1 (en) 2016-01-07
HK1222325A1 (zh) 2017-06-30
EP3003360B1 (en) 2020-10-07
ES2834483T3 (es) 2021-06-17
WO2015069677A1 (en) 2015-05-14
EP3003360A1 (en) 2016-04-13
EP3003360A4 (en) 2017-04-26
MX2016000480A (es) 2016-10-21
RU2015155470A3 (ja) 2018-09-10
IL284419A (en) 2021-07-29
IL243435A0 (en) 2016-03-31
BR112016000658A2 (pt) 2018-03-20
IL274583A (en) 2020-06-30
CN106659773A (zh) 2017-05-10
RU2015155470A (ru) 2017-08-21
IL274583B (en) 2022-06-01

Similar Documents

Publication Publication Date Title
US20250327059A1 (en) High potency pancreatin pharmaceutical compositions
EP3003360B1 (en) High potency pancreatin pharmaceutical compositions
US12364666B2 (en) Stable low digestive enzyme content formulation
TWI609693B (zh) 穩定之消化酵素組合物
JP2013525488A (ja) 消化酵素混合物を含有するパンクレアチンを含むマイクロペレット組成物
JP2016527247A5 (ja)
US20200255817A1 (en) High potency pancreatin pharmaceutical compositions
AU2012202620B2 (en) Stable digestive enzyme compositions

Legal Events

Date Code Title Description
A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20170929

A621 Written request for application examination

Free format text: JAPANESE INTERMEDIATE CODE: A621

Effective date: 20170929

A977 Report on retrieval

Free format text: JAPANESE INTERMEDIATE CODE: A971007

Effective date: 20180718

A131 Notification of reasons for refusal

Free format text: JAPANESE INTERMEDIATE CODE: A131

Effective date: 20180828

A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20181127

A02 Decision of refusal

Free format text: JAPANESE INTERMEDIATE CODE: A02

Effective date: 20190423