JP2017535520A - 高純度の(r)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法 - Google Patents
高純度の(r)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法 Download PDFInfo
- Publication number
- JP2017535520A JP2017535520A JP2017516154A JP2017516154A JP2017535520A JP 2017535520 A JP2017535520 A JP 2017535520A JP 2017516154 A JP2017516154 A JP 2017516154A JP 2017516154 A JP2017516154 A JP 2017516154A JP 2017535520 A JP2017535520 A JP 2017535520A
- Authority
- JP
- Japan
- Prior art keywords
- compound
- formula
- propyl
- adenine
- phosphonomethoxy
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- DASJFYAPNPUBGG-UHFFFAOYSA-N O=S(c1c(cccc2)c2ccc1)(Cl)=O Chemical compound O=S(c1c(cccc2)c2ccc1)(Cl)=O DASJFYAPNPUBGG-UHFFFAOYSA-N 0.000 description 2
- FQENWFQKMNKEJB-UHFFFAOYSA-N CCO[N](COS(c1cccc2ccccc12)(=O)=O)(O)OCC Chemical compound CCO[N](COS(c1cccc2ccccc12)(=O)=O)(O)OCC FQENWFQKMNKEJB-UHFFFAOYSA-N 0.000 description 1
- RIGJZZZBVDQTAT-ZCFIWIBFSA-N C[C@H](C[n]1c2ncnc(N)c2nc1)OC[O](O)(O)O Chemical compound C[C@H](C[n]1c2ncnc(N)c2nc1)OC[O](O)(O)O RIGJZZZBVDQTAT-ZCFIWIBFSA-N 0.000 description 1
Images


Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
- A61K31/52—Purines, e.g. adenine
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
- C07F9/6561—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing systems of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring or ring system, with or without other non-condensed hetero rings
- C07F9/65616—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing systems of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring or ring system, with or without other non-condensed hetero rings containing the ring system having three or more than three double bonds between ring members or between ring members and non-ring members, e.g. purine or analogs
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D473/00—Heterocyclic compounds containing purine ring systems
- C07D473/26—Heterocyclic compounds containing purine ring systems with an oxygen, sulphur, or nitrogen atom directly attached in position 2 or 6, but not in both
- C07D473/32—Nitrogen atom
- C07D473/34—Nitrogen atom attached in position 6, e.g. adenine
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/28—Phosphorus compounds with one or more P—C bonds
- C07F9/38—Phosphonic acids [RP(=O)(OH)2]; Thiophosphonic acids ; [RP(=X1)(X2H)2(X1, X2 are each independently O, S or Se)]
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/28—Phosphorus compounds with one or more P—C bonds
- C07F9/38—Phosphonic acids [RP(=O)(OH)2]; Thiophosphonic acids ; [RP(=X1)(X2H)2(X1, X2 are each independently O, S or Se)]
- C07F9/40—Esters thereof
- C07F9/4003—Esters thereof the acid moiety containing a substituent or a structure which is considered as characteristic
- C07F9/4006—Esters of acyclic acids which can have further substituents on alkyl
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
- C07F9/6561—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing systems of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring or ring system, with or without other non-condensed hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/13—Crystalline forms, e.g. polymorphs
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Biochemistry (AREA)
- Molecular Biology (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
本発明は、高純度の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン(PMPA)の製造方法に関し、反応工程が容易で、反応中不純物生成が少なく、純度の高い(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートを中間体として用いるので、純度の高いPMPAを製造することができる。また、本発明の方法で製造されたPMPAは、純度が非常に高いので、これを用いればテノホビルジソプロキシル及びこの酸付加塩を高純度で製造することができ、高品質の原料医薬品を生産するのに非常に有利である。【選択図】図4
Description
本発明は、高純度の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン(PMPA)の製造方法及びこれに用いられる結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートに関するものである。
テノホビルジソプロキシルフマル酸塩(TDF、化学名:9−[(R)−2−[[ビス[[(イソプロポキシカルボニル)オキシ]メトキシ]ポスピニル]メトキシ]プロピル]アデニンフマル酸塩)は、B型肝炎疾患や後天性免疫欠乏症疾患の治療に医薬原料物質として便利に使用されている一種のプロドラッグ(prodrug)であり、経口投与すれば、ジソプロキシル基が加水分解されたホスホン酸形態のテノホビル(化学名:(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン;PMPA)として代謝され、活性を示すことになる。
TDFは、現在の全世界的に多様な商品名で市販されており、例えば、後天性免疫欠乏症疾患治療剤としてツルバダ(登録商標)、アトリプラ(登録商標)、コムプレラ(登録商標)及びスタリビルド(登録商標)、が市販されている。また、B型肝炎疾患の治療剤としてビリアード(登録商標)が市販されている。
TDFを製造するために、以下のような多様な方法が公知されている。
特許文献1は、下記の反応式1のように、(R)−9−[2−(ヒドロキシ)プロピル]アデニン(HPA)をジメチルホルムアミド中で、ジエチルp−トルエンスルホニルオキシメチルホスホネート(DESMP)及びリチウムt−ブトキシドと反応させて、中間体を製造した後、これをアセトニトリル中で、ブロモトリメチルシランを用いて脱アルキル化する方法を開示している。
(反応式1)
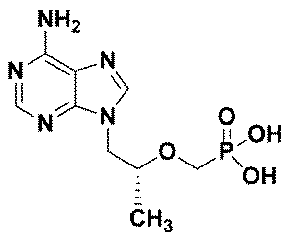
(反応式1)
また、特許文献2は、下記の反応式2のように、HPAとDESMPをジメチルホルムアミド中で、マグネシウムt−ブトキシドと反応させて、中間体を製造し、ブロモトリメチルシランを用いて、脱アルキル化する方法を開示している。
(反応式2)
(反応式2)
また、特許文献3は、HPAとジアルキルp−トルエンスルホニルオキシメチルホスホネート又はジアルキルメチルスルホニルオキシメチルホスホネートを、アルコールを含む有機溶媒中で、2,2,6,6−テトラメチルピペリジニルマグネシウムと反応させて、中間体を製造した後、脱アルキル化する方法を開示している。
前記方法は、全てテノホビルジソプロキシル及びこの酸付加塩を製造するために用いる重要な中間体である、(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン(PMPA)を製造する工程に関するものであり、反応に用いる原料の脱離基が、p−トルエンスルホニル基を含む構造を有している。この原料の場合、液状として存在するため、精製及び取り扱いが難しく、高純度で製造することが相当難しい。そのため、この中間体製造工程で不純物生成を最小化し、高純度のPMPAを製造することが製薬工業分野のニーズに応える高純度のテノホビルジソプロキシル及びこの酸付加塩を製造することが核心といえる。
これに対し、本発明者らは、高純度のPMPAを製造するために、一連の研究を重ねた結果、HPAを(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネート及びマグネシウムアルコキシドと反応させる場合、高純度のPMPAを製造することができるという結果を見出し、本発明を完成した。
従って、本発明の目的は、高純度の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンを製造する方法を提供することである。
本発明の別の目的は、前記方法に用いられる結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートを提供することである。
前記目的により、本発明は、(1)下記式(3)の化合物を、下記式(4−1)の化合物又は式(4−2)の化合物及びマグネシウムアルコキシドと反応させて、下記式(5)の化合物を製造する工程;及び(2)前記工程(1)で得られた式(5)の化合物を脱アルキル化して、下記式(6)の化合物を製造する工程を含む、(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法を提供する:
(3)
(4−1)
(式中、R1は、それぞれ独立して、C1−6アルキルである。)
(4−2)
(式中、R1は、それぞれ独立して、C1−6アルキルである。)
(5)
(式中、R1は、それぞれ独立して、C1−6アルキルである.)
(6)
(式中、R1は、それぞれ独立して、C1−6アルキルである。)
(式中、R1は、それぞれ独立して、C1−6アルキルである。)
(式中、R1は、それぞれ独立して、C1−6アルキルである.)
本発明は、また、X線回折スペクトル上において、6.44±0.2°、12.20±0.2°、12.70±0.2°、14.42±0.2°、16.01±0.2°、16.38±0.2°、16.90±0.2°、18.39±0.2°、18.98±0.2°、19.65±0.2°、20.57±0.2°、21.75±0.2°、21.99±0.2°、22.85±0.2°、23.46±0.2°、24.86±0.2°、25.35±0.2°、25.98±0.2°、31.72±0.2°及び33.10±0.2°の回折角度(2θ)におけるピークを含む、結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートを提供する。
本発明に係る(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン(PMPA)の製造方法は、反応工程が容易で、反応中不純物生成が少なく、純度の高い(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートを使用するので、純度の高いPMPAを製造することができる。
特に、(ジエトキシホスホリル)メチルナフタレン−1−スルホネートは、固体状の物質であり、既に知らされた油状のジエチルp−トルエンスルホニルオキシメチルホスホネートよりPMPA製造に使用時、取り扱いが容易で、大量生産に適しており、固体状の物質であるので、油状物質より均質であり、一定の品質で生産が可能であり、反応時、正確な当量の投入が可能な長所を有している。
また、グリニャール試薬のように水分及び空気接触に敏感な試薬を使用しないので、安全で、再現性のある生産が可能であり、反応に用いるマグネシウムアルコキシドの取り扱いが容易であるので、大量生産に適した長所を有している。
また、本発明の方法で製造されたPMPAは、純度が非常に高いので、これを用いれば、テノホビルジソプロキシル(TD)及びテノホビルジソプロキシル(TD)の酸付加塩を高純度に製造することができ、高品質の原料医薬品を生産することに非常に有利である。
本発明の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン(PMPA)の製造方法は、
下記の反応式3−1又は3−2に示されたように、
(1)下記式(3)の化合物((R)−9−[2−(ヒドロキシ)プロピル]アデニン)を、下記式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)又は式(4−2)の化合物((ジエトキシホスホリル)メチルナフタレン−2−スルホネート)及びマグネシウムアルコキシドと反応させて、下記式(5)の化合物((R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニン)を製造する工程;及び
(2)前記工程(1)で得られた式(5)の化合物((R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニン)を脱アルキル化して、下記式(6)の化合物((R)−9−[2−(ホスホノメトキシ)プロピル]アデニン)を製造する工程;を含む:
(反応式3−1)
(式中、R1は、それぞれ独立して、C1−6アルキルである。)
(反応式3−2)
(式中、R1は、それぞれ独立して、C1−6アルキルである。)
下記の反応式3−1又は3−2に示されたように、
(1)下記式(3)の化合物((R)−9−[2−(ヒドロキシ)プロピル]アデニン)を、下記式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)又は式(4−2)の化合物((ジエトキシホスホリル)メチルナフタレン−2−スルホネート)及びマグネシウムアルコキシドと反応させて、下記式(5)の化合物((R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニン)を製造する工程;及び
(2)前記工程(1)で得られた式(5)の化合物((R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニン)を脱アルキル化して、下記式(6)の化合物((R)−9−[2−(ホスホノメトキシ)プロピル]アデニン)を製造する工程;を含む:
(反応式3−1)
(反応式3−2)
本発明の製造方法の各工程をより具体的に説明すれば下記のとおりである。
工程(1)の手順
工程(1)では、(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートを有機溶媒中で、(R)−9−[2−(ヒドロキシ)プロピル]アデニン及びマグネシウムアルコキシドと反応させて、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニンを製造する。
工程(1)では、(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートを有機溶媒中で、(R)−9−[2−(ヒドロキシ)プロピル]アデニン及びマグネシウムアルコキシドと反応させて、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニンを製造する。
より具体的に、(R)−9−[2−(ヒドロキシ)プロピル]アデニンとマグネシウムアルコキシドを有機溶媒に加え、撹拌した後、(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートを加えて撹拌する。反応物を冷却後、濃縮し、有機溶媒を加え、固体を析出した後、反応物をろ過し、ろ液を再び濃縮させて、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニンを製造することができる。
前記マグネシウムアルコキシドとしては、マグネシウムメトキシド、マグネシウムエトキシド、マグネシウムプロポキシド、マグネシウムブトキシド、又はマグネシウムt−ブトキシドを用いてもよい。
また、前記マグネシウムアルコキシドは、(R)−9−[2−(ヒドロキシ)プロピル]アデニン1当量に対して、0.9〜3当量の量、好ましくは1〜2当量の量で用いてもよい。
前記反応に用いる有機溶媒としては、ジメチルホルムアミド、ジメチルアセトアミド、ジメチルスルホキシド、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトンなどを単独で又は混合して用いてもよい。
また、前記分離(固体析出)のために用いる有機溶媒としては、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン、ヘキサン、ヘプタン、シクロヘキサンなどを単独で又は混合して用いてもよい。
前記(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートは、(R)−9−[2−(ヒドロキシ)プロピル]アデニン1当量に対して、0.9〜3当量の量で用いてもよく、好ましくは1〜2当量の量で用いてもよい。一実施例によれば、工程(1)は、以下の通りに行うことができる。まず、容器に、(R)−9−[2−(ヒドロキシ)プロピル]アデニンとマグネシウムt−ブトキシドを投入し、ジメチルホルムアミドを加えた後、約55〜65℃まで昇温し、30〜60分間撹拌する。再び約70〜80℃まで昇温し、(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートを加えた後、約2時間撹拌する。反応液を室温で冷却し、酢酸を投入し、室温で30〜60分間撹拌した後、減圧濃縮し、ジクロロメタンを加えた。反応液を室温で30〜60分間撹拌し、ろ過した後、ろ液を減圧濃縮させて、油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニンを得た。
工程(2)の手順
本発明の製造方法の工程(2)では、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニンを脱アルキル化して、(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンを製造しており、前記脱アルキル化反応は、公知された任意の方法、例えば、特許文献1に開示された方法に従って行うことができる。
本発明の製造方法の工程(2)では、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニンを脱アルキル化して、(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンを製造しており、前記脱アルキル化反応は、公知された任意の方法、例えば、特許文献1に開示された方法に従って行うことができる。
本発明の一実施例では、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニンを有機溶媒中でブロモトリメチルシランと反応させて、脱アルキル化することによって、(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンを製造する。
より具体的に、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニンを有機溶媒に加え、ブロモトリメチルシランを加えた後、撹拌する。反応液を濃縮し、有機溶媒及び水で結晶化した後、析出された固体をろ過して、(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンを製造することができる。
このとき、ブロモトリメチルシランは、(R)−9−[2−(ジアルキルホスホノメトキシ)プロピル]アデニン1当量に対して、1〜5当量の量で用いてもよく、好ましくは3〜4当量の量で用いてもよい。
前記反応に用いる有機溶媒としては、ジメチルホルムアミド、ジメチルアセトアミド、ジメチルスルホキシド、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトンなどを単独で又は混合して用いてもよい。
また、前記結晶化のために用いる有機溶媒としては、メタノール、エタノール、プロパノール、ブタノール、t−ブタノール、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン、水などを単独で又は混合して用いてもよい。
出発物質の製造
一方、本発明の方法において、出発物質として用いられる(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(化合物4−1)又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(化合物4−2)は、下記の反応式4−1又は4−2に示されるように、ジアルキルヒドロキシメチルホスホネート(化合物1)と1−ナフタレンスルホニルクロリド(化合物2−1)又は2−ナフタレンスルホニルクロリド(化合物2−2)を反応させて、それぞれ製造することができる。
(反応式4−1)
(式中、R1は、それぞれ独立してC1−6アルキルである。)
(反応式4−2)
(式中、R1は、それぞれ独立してC1−6アルキルである。)
より具体的に、前記式(1)の化合物(ジアルキルヒドロキシメチルホスホネート)を有機溶媒に加え、塩基を加えた後、冷却した後、前記式(2−1)の化合物(1−ナフタレンスルホニルクロリド)又は前記式(2−2)の化合物(2−ナフタレンスルホニルクロリド)を加え、撹拌し、固体を析出した後、反応物をろ過し、ろ液を分離し、抽出及び濃縮して、固体状の前記式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)又は油状の前記式(4−2)の化合物((ジエトキシホスホリル)メチルナフタレン−2−スルホネート)を製造することができる。
一方、本発明の方法において、出発物質として用いられる(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(化合物4−1)又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(化合物4−2)は、下記の反応式4−1又は4−2に示されるように、ジアルキルヒドロキシメチルホスホネート(化合物1)と1−ナフタレンスルホニルクロリド(化合物2−1)又は2−ナフタレンスルホニルクロリド(化合物2−2)を反応させて、それぞれ製造することができる。
(反応式4−1)
(反応式4−2)
より具体的に、前記式(1)の化合物(ジアルキルヒドロキシメチルホスホネート)を有機溶媒に加え、塩基を加えた後、冷却した後、前記式(2−1)の化合物(1−ナフタレンスルホニルクロリド)又は前記式(2−2)の化合物(2−ナフタレンスルホニルクロリド)を加え、撹拌し、固体を析出した後、反応物をろ過し、ろ液を分離し、抽出及び濃縮して、固体状の前記式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)又は油状の前記式(4−2)の化合物((ジエトキシホスホリル)メチルナフタレン−2−スルホネート)を製造することができる。
ここで、前記有機溶媒としては、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン、トルエンなどを単独で又は混合して用いてもよい。
また、前記塩基としては、トリメチルアミン、トリエチルアミン、トリブチルアミン、水酸化ナトリウム、水酸化カリウム、炭酸ナトリウム、炭酸カリウムなどの有機塩基及び無機塩基を単独で又は混合して用いてもよい。前記塩基は、ジアルキルヒドロキシメチルホスホネート1当量に対して、0.5〜5当量の量で用いてもよく、好ましくは1〜2当量の量で用いてもよい。
また、前記1−ナフタレンスルホニルクロリド又は2−ナフタレンスルホニルクロリドは、ジアルキルヒドロキシメチルホスホネート1当量に対して、0.5〜3.0当量の量で用いてもよく、好ましくは0.5〜1.5当量の量で用いてもよい。
前記反応の反応温度は、0℃〜80℃であってもよく、好ましくは20℃〜40℃であってもよい。また、反応時間は、2〜48時間であってもよく、好ましくは2〜24時間であってもよい。
結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートを用いた製造
本発明の一実施例によれば、本発明の製造方法において、前記式(4−1)の化合物が結晶形の化合物であり、前記式(5)の化合物が前記式(3)の化合物を前記結晶形の式(4−1)の化合物及びマグネシウムアルコキシドと反応させて製造される。
本発明の一実施例によれば、本発明の製造方法において、前記式(4−1)の化合物が結晶形の化合物であり、前記式(5)の化合物が前記式(3)の化合物を前記結晶形の式(4−1)の化合物及びマグネシウムアルコキシドと反応させて製造される。
前記結晶形の式(4−1)の化合物は、
(1a)前記式(1)の化合物を前記式(2−1)の化合物と反応させて、前記式(4−1)の化合物を製造する工程;及び
(1b)前記式(4−1)の化合物を水、有機溶媒、又はこれらの混合溶媒中で結晶化する工程を含む方法によって製造することができる。
(1a)前記式(1)の化合物を前記式(2−1)の化合物と反応させて、前記式(4−1)の化合物を製造する工程;及び
(1b)前記式(4−1)の化合物を水、有機溶媒、又はこれらの混合溶媒中で結晶化する工程を含む方法によって製造することができる。
工程(1a)の手順
まず、前記反応式4−1に示されるように、前記式(1)の化合物(ジアルキルヒドロキシメチルホスホネート)と前記式(2−1)の化合物(1−ナフタレンスルホニルクロリド)を反応させて、前記式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)を製造することができる。
まず、前記反応式4−1に示されるように、前記式(1)の化合物(ジアルキルヒドロキシメチルホスホネート)と前記式(2−1)の化合物(1−ナフタレンスルホニルクロリド)を反応させて、前記式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)を製造することができる。
より具体的に、前記式(1)の化合物(ジアルキルヒドロキシメチルホスホネート)を有機溶媒に加え、塩基を加えた後、冷却した後、前記式(2−1)の化合物(1−ナフタレンスルホニルクロリド)を加え、撹拌し、固体を析出した後、反応物をろ過し、ろ液を分離し、抽出及び濃縮させて、固体状の前記式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)を製造することができる。
ここで、前記有機溶媒としては、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン、トルエンなどを単独で又は混合して用いてもよい。
また、前記塩基としては、トリメチルアミン、トリエチルアミン、トリブチルアミン、水酸化ナトリウム、水酸化カリウム、炭酸ナトリウム、炭酸カリウムなどの有機塩基及び無機塩基を単独で又は混合して用いてもよい。前記塩基は、ジアルキルヒドロキシメチルホスホネート1当量に対して、0.5〜5当量の量で用いてもよく、好ましくは1〜2当量の量で用いてもよい。
また、1−ナフタレンスルホニルクロリドは、ジアルキルヒドロキシメチルホスホネート1当量に対して、0.5〜3.0当量の量で用いてもよく、好ましくは0.5〜1.5当量の量で用いてもよい。
前記反応の反応温度は、0℃〜80℃であってもよく、好ましくは20℃〜40℃であってもよい。また、反応時間は、2〜48時間であってもよく、好ましくは2〜24時間であってもよい。
工程(1b)の手順
次に、前記工程(1a)で得られた式(4−1)の化合物を水、有機溶媒、又はこれらの混合溶媒中で結晶化して、結晶形の式(4−1)の化合物を製造する工程である。このとき、前記有機溶媒としては、ジメチルスルホキシド、ジメチルホルムアミド、ジメチルアセトアミド、アセトン、エタノール、イソプロパノール、メタノール及びこれらの混合溶媒よりなる群から選ばれる有機溶媒を用いてもよい。前記結晶化時には、前記水と有機溶媒を交互に1回以上用いてもよい。
次に、前記工程(1a)で得られた式(4−1)の化合物を水、有機溶媒、又はこれらの混合溶媒中で結晶化して、結晶形の式(4−1)の化合物を製造する工程である。このとき、前記有機溶媒としては、ジメチルスルホキシド、ジメチルホルムアミド、ジメチルアセトアミド、アセトン、エタノール、イソプロパノール、メタノール及びこれらの混合溶媒よりなる群から選ばれる有機溶媒を用いてもよい。前記結晶化時には、前記水と有機溶媒を交互に1回以上用いてもよい。
前記結晶化反応において、水又は有機溶媒の使用量は、ジアルキルヒドロキシメチルホスホネート1gに対して、1〜40mLであってもよく、より具体的には1〜8mLであってもよい。前記結晶化反応の温度条件は、例えば、0〜60℃であってもよく、より具体的には0〜35℃であってもよい。前記結晶化反応の時間は、例えば、1〜24時間であってもよく、より具体的には1〜6時間であってもよい。
その結果、結晶形の式(4−1)の化合物((ジエトキシホスホリル)メチルナフタレン−1−スルホネート)を得ることができる。
前記結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートは、X線回折スペクトル上において、6.44±0.2°、12.20±0.2°、12.70±0.2°、14.42±0.2°、16.01±0.2°、16.38±0.2°、16.90±0.2°、18.39±0.2°、18.98±0.2°、19.65±0.2°、20.57±0.2°、21.75±0.2°、21.99±0.2°、22.85±0.2°、23.46±0.2°、24.86±0.2°、25.35±0.2°、25.98±0.2°、31.72±0.2°及び33.10±0.2°の回折角度(2θ)におけるピークを含む。前記ピークは、相対強度(Relative intensity)が1.0%以上であり、2θが35°以下のピークであってもよい。
また、前記結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートは、X線回折スペクトル上において、12.99±0.2°、13.41±0.2°、15.31±0.2°、23.74±0.2°、24.34±0.2°、29.10±0.2°、30.62±0.2°及び32.52±0.2°よりなる群から選ばれる回折角度(2θ)におけるピークを更に有してもよい。前記追加されるピークは、相対強度が0.3%以上1.0%未満であり、2θが35°以下のピークであってもよい。
前記一実施例に係る(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン(PMPA)の製造方法は、反応工程が容易で、反応中不純物生成が少なく、純度の高い結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートを中間体として用いるので、純度の高いPMPAを製造することができる。
特に、結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネートは固体状の物質であり、既に知らされた油状のジエチルp−トルエンスルホニルオキシメチルホスホネートよりPMPAの製造に使用時、取り扱いが容易であり、大量生産に適合しており、固体状の物質であるので、油状の物質より均質であり、一定の品質で生産が可能であり、反応時正確な当量の投入が可能な長所を有している。
また、グリニャール試薬のように水分及び空気接触に敏感な試薬を用いないので、安全で、再現性のある生産が可能であり、反応に用いるマグネシウムアルコキシドの取り扱いが容易であるので、大量生産に適した長所を有している。
また、本発明の方法で製造されたPMPAは、純度が非常に高いので、これを用いれば、テノホビルジソプロキシル及びこの酸付加塩を高純度で製造することができ、高品質の原料医薬品を生産するのに非常に有利である。
テノホビルジソプロキシル及びこの酸付加塩の製造
本発明の方法で製造した高純度の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンを用いて、下記の反応式5のように、高純度のテノホビルジソプロキシル及びテノホビルジソプロキシルの酸付加塩を製造することができる。
(反応式5)
前記酸付加塩としては、フマル酸塩、コハク酸塩、シュウ酸塩、サッカラート(saccharate)、酒石酸塩、クエン酸塩、サリチル酸塩、シュウ酸塩、オレアノラート(oleanolate)、クマル酸塩、オロチン酸塩等が付加された塩が挙げられる。
本発明の方法で製造した高純度の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンを用いて、下記の反応式5のように、高純度のテノホビルジソプロキシル及びテノホビルジソプロキシルの酸付加塩を製造することができる。
(反応式5)
前記製造工程において、具体的な反応は、公知された先行技術、例えば、国際特許公開 WO1999/005150号、WO2009/074351号、WO2010/142761号などに記載されたものを参照して行うことができる。
本発明で製造されたPMPAとテノホビルジソプロキシル酸付加塩は、必要な場合、精製を通して所望の水準まで純度を向上させることができる。
以下、本発明を実施例によって詳細に説明する。しかし、下記実施例は、本発明を例示するためだけであり、本発明の内容が下記実施例によって限定されるのではない。
使用機器及び測定条件
テノホビルジソプロキシルフマル酸塩の分析法は、米国薬局方に登録進行中であるモノグラフに、高速液体クロマトグラフィー(HPLC)分析法及び不純物の管理基準が詳しく登載されている(2011年, Authorized USP pending Monograph Ver. 1)。
テノホビルジソプロキシルフマル酸塩の分析法は、米国薬局方に登録進行中であるモノグラフに、高速液体クロマトグラフィー(HPLC)分析法及び不純物の管理基準が詳しく登載されている(2011年, Authorized USP pending Monograph Ver. 1)。
下記実施例において、化合物の純度は高速液体クロマトグラフィー(HPLC)で測定しており、このとき、固定相(Cap Cell pak MGIIカラム、250×4.6mm)、移動相A(メタノール:t−ブチルアルコール:緩衝液=11:1:28(v/v/v))及び移動相B(メタノール:t−ブチルアルコール:緩衝液=27:1:12(v/v/v))を用い、流速1.0mL/分、オーブン温度35℃、波長260nmで測定した。また、化合物の光学純度はキラル高速液体クロマトグラフィー(Chiral HPLC)で測定しており、このとき、固定相(Chromtech Chiral AGPカラム、150×4.0mm)及び移動相(メタノール:緩衝液=15:85(v/v))を用い、流速0.8mL/分、オーブン温度15℃、波長260nmで測定した。前記緩衝液は、0.01Mのリン酸水素二ナトリウム水溶液にリン酸を加え、pH5.5に調節して調製した。
また、核磁気共鳴スペクトル(NMR)は、300MHz FT−NMRスペクトロメータ(Bruker, Germany)を使用して測定した。また、X線回折分光スペクトル(Thin Film X-ray Diffraction Spectrum)は、D2 Phaser X-ray powder diffraction spectrometer(Bruker, Germany)を使用して測定した。また、時差走査熱量計(DSC)は、DSC1(Mettler Toledo, Swiss)を使用した。
反応に用いた(R)−9−[2−(ヒドロキシ)プロピル]アデニン(Jingmen ShuaiBang Chem. Sci. & Tech. Co. Ltd.製、中国)、ジエチル(ヒドロキシメチル)ホスホネート(LEAPChem社製、中国)、1−ナフタレンスルホニルクロリド(TCI社製、日本)、及び2−ナフタレンスルホニルクロリド(Alfa Aesar社製、英国)は商業的に購入した。
反応に用いた(R)−9−[2−(ヒドロキシ)プロピル]アデニン(Jingmen ShuaiBang Chem. Sci. & Tech. Co. Ltd.製、中国)、ジエチル(ヒドロキシメチル)ホスホネート(LEAPChem社製、中国)、1−ナフタレンスルホニルクロリド(TCI社製、日本)、及び2−ナフタレンスルホニルクロリド(Alfa Aesar社製、英国)は商業的に購入した。
製造例1:(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)製造
下記製造例1−1〜1−3のいずれか一つの手順により、(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)を製造した。
<製造例1−1>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gと酢酸エチル50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で、1−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル20mLで洗浄した後、ろ液に水50mLを加えて抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、固体状の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)18.1gを得た。
1H-NMR(CDCl3, 400 MHz) δ 8.57(d, 1H, J= 8.6 Hz), 8.23(dd, 1H, J= 1.2 Hz), 8.10(d, 1H, J= 8.4 Hz), 7.91(d, 1H, J= 8.4 Hz), 7.66(t, 1H, J= 7.8 Hz), 7.58(t, 1H, J= 8.2 Hz), 7.52(t, 1H, J= 7.8 Hz), 4.11(d, 2H, J= 10.0 Hz), 3.89-4.06(m, 4H), 1.15(t, 6H, J= 7.1 Hz).
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gと酢酸エチル50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で、1−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル20mLで洗浄した後、ろ液に水50mLを加えて抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、固体状の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)18.1gを得た。
1H-NMR(CDCl3, 400 MHz) δ 8.57(d, 1H, J= 8.6 Hz), 8.23(dd, 1H, J= 1.2 Hz), 8.10(d, 1H, J= 8.4 Hz), 7.91(d, 1H, J= 8.4 Hz), 7.66(t, 1H, J= 7.8 Hz), 7.58(t, 1H, J= 8.2 Hz), 7.52(t, 1H, J= 7.8 Hz), 4.11(d, 2H, J= 10.0 Hz), 3.89-4.06(m, 4H), 1.15(t, 6H, J= 7.1 Hz).
<製造例1−2>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとテトラヒドロフラン20mLを投入し、トリエチルアミン9.1mLを加えた後、約5℃まで冷却した。前記反応液を10℃以下に保持しながら、1−ナフタレンスルホニルクロリド13.5gとテトラヒドロフラン30mLの混合液をゆっくり加え、温度を室温に昇温し、60分間撹拌した。前記反応液の生成された結晶をろ過し、テトラヒドロフラン20mLで洗浄後、残ったろ液を減圧濃縮した。水50mLとジクロロメタン50mLを加えて抽出し、層分離後、水溶液層をジクロロメタン50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、固体状の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)19.8gを得た。
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとテトラヒドロフラン20mLを投入し、トリエチルアミン9.1mLを加えた後、約5℃まで冷却した。前記反応液を10℃以下に保持しながら、1−ナフタレンスルホニルクロリド13.5gとテトラヒドロフラン30mLの混合液をゆっくり加え、温度を室温に昇温し、60分間撹拌した。前記反応液の生成された結晶をろ過し、テトラヒドロフラン20mLで洗浄後、残ったろ液を減圧濃縮した。水50mLとジクロロメタン50mLを加えて抽出し、層分離後、水溶液層をジクロロメタン50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、固体状の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)19.8gを得た。
<製造例1−3>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとトルエン50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で1−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、トルエン20mLで洗浄した後、ろ液に水50mLと酢酸エチル50mLを加え、抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、固体状の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)18.1gを得た。
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとトルエン50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で1−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、トルエン20mLで洗浄した後、ろ液に水50mLと酢酸エチル50mLを加え、抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、固体状の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)18.1gを得た。
製造例2:(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)製造
下記製造例2−1〜2−3のいずれか一つの手順により、(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)を製造した。
<製造例2−1>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gと酢酸エチル50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で2−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル20mLで洗浄した後、ろ液に水50mLを加え、抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、油状の(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)17.9gを得た。
1H-NMR(CDCl3, 400 MHz) δ 8.50(s, 1H), 8.00(t, 2H, J= 8.4 Hz), 7.94(d, 1H, J= 8.0 Hz), 7.86(dd, 1H, J= 1.8 Hz), 7.68(m, 2H), 4.24(d, 2H, J= 9.8 Hz), 4.08-4.17(m, 4H), 1.28(t, 6H, J= 7.2 Hz).
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gと酢酸エチル50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で2−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル20mLで洗浄した後、ろ液に水50mLを加え、抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、油状の(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)17.9gを得た。
1H-NMR(CDCl3, 400 MHz) δ 8.50(s, 1H), 8.00(t, 2H, J= 8.4 Hz), 7.94(d, 1H, J= 8.0 Hz), 7.86(dd, 1H, J= 1.8 Hz), 7.68(m, 2H), 4.24(d, 2H, J= 9.8 Hz), 4.08-4.17(m, 4H), 1.28(t, 6H, J= 7.2 Hz).
<製造例2−2>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとテトラヒドロフラン20mLを投入し、トリエチルアミン9.1mLを加えた後、約5℃まで冷却した。前記反応液を10℃以下に保持しながら、2−ナフタレンスルホニルクロリド13.5gとテトラヒドロフラン30mLの混合液をゆっくり加え、温度を室温に昇温し、60分間撹拌した。前記反応液の生成された結晶をろ過し、テトラヒドロフラン20mLで洗浄後、残ったろ液を減圧濃縮した。水50mLとジクロロメタン50mLを加え、抽出し、層分離後、水溶液層をジクロロメタン50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、油状の(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)19.3gを得た。
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとテトラヒドロフラン20mLを投入し、トリエチルアミン9.1mLを加えた後、約5℃まで冷却した。前記反応液を10℃以下に保持しながら、2−ナフタレンスルホニルクロリド13.5gとテトラヒドロフラン30mLの混合液をゆっくり加え、温度を室温に昇温し、60分間撹拌した。前記反応液の生成された結晶をろ過し、テトラヒドロフラン20mLで洗浄後、残ったろ液を減圧濃縮した。水50mLとジクロロメタン50mLを加え、抽出し、層分離後、水溶液層をジクロロメタン50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、油状の(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)19.3gを得た。
<製造例2−3>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとトルエン50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で2−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、トルエン20mLで洗浄した後、ろ液に水50mLと酢酸エチル50mLを加え、抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、油状の(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)18.0gを得た。
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)10gとトルエン50mLを投入し、トリエチルアミン9.1mLを加えた。25℃で2−ナフタレンスルホニルクロリド13.5gをゆっくり投入後、2時間撹拌した。前記反応液の生成された結晶をろ過し、トルエン20mLで洗浄した後、ろ液に水50mLと酢酸エチル50mLを加え、抽出した。層分離後、水溶液層を酢酸エチル50mLで再び抽出した。有機層を硫酸マグネシウムで乾燥し、ろ過した後、残ったろ液を減圧濃縮させて、油状の(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)18.0gを得た。
製造例3:(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)製造
下記製造例3−1又は3−2の手続きにより、(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)を製造した。
<製造例3−1>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)20gと酢酸エチル100mLを投入し、トリエチルアミン18.3mLを加えた。25℃で1−ナフタレンスルホニルクロリド24.3gをゆっくり投入後、20時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル40mLで洗浄した後、ろ液に水100mLを加え、抽出した。層分離後、水溶液層を酢酸エチル100mLで再び抽出した。有機層を水100mLで再び洗浄した後、硫酸マグネシウムで乾燥し、ろ過し、残ったろ液を減圧濃縮した。濃縮液に水60mLを加え、室温で3時間撹拌した。結晶をろ過し、水40mLで洗浄した後、約40℃で温風乾燥して、結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)22.2g(収率:57.8%)を得た。
純度:98.3% by HPLC
1H-NMR(CDCl3, 400 MHz) δ 8.57(d, 1H, J= 8.6 Hz), 8.23(dd, 1H, J= 1.2 Hz), 8.10(d, 1H, J= 8.4 Hz), 7.91(d, 1H, J= 8.4 Hz), 7.66(t, 1H, J= 7.8 Hz), 7.58(t, 1H, J= 8.2 Hz), 7.52(t, 1H, J= 7.8 Hz), 4.11(d, 2H, J= 10.0 Hz), 3.89-4.06(m, 4H), 1.15(t, 6H, J= 7.1 Hz).
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)20gと酢酸エチル100mLを投入し、トリエチルアミン18.3mLを加えた。25℃で1−ナフタレンスルホニルクロリド24.3gをゆっくり投入後、20時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル40mLで洗浄した後、ろ液に水100mLを加え、抽出した。層分離後、水溶液層を酢酸エチル100mLで再び抽出した。有機層を水100mLで再び洗浄した後、硫酸マグネシウムで乾燥し、ろ過し、残ったろ液を減圧濃縮した。濃縮液に水60mLを加え、室温で3時間撹拌した。結晶をろ過し、水40mLで洗浄した後、約40℃で温風乾燥して、結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)22.2g(収率:57.8%)を得た。
純度:98.3% by HPLC
1H-NMR(CDCl3, 400 MHz) δ 8.57(d, 1H, J= 8.6 Hz), 8.23(dd, 1H, J= 1.2 Hz), 8.10(d, 1H, J= 8.4 Hz), 7.91(d, 1H, J= 8.4 Hz), 7.66(t, 1H, J= 7.8 Hz), 7.58(t, 1H, J= 8.2 Hz), 7.52(t, 1H, J= 7.8 Hz), 4.11(d, 2H, J= 10.0 Hz), 3.89-4.06(m, 4H), 1.15(t, 6H, J= 7.1 Hz).
DSC分析結果は、図1に示した。XRDデータは図3及び下記表1に示した(下記表1には相対強度0.3%以上、2θが35°以下のピークだけを記載した)。
<製造例3−2>
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)20gと酢酸エチル100mLを投入し、トリエチルアミン18.3mLを加えた。25℃で1−ナフタレンスルホニルクロリド24.3gをゆっくり投入後、20時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル40mLで洗浄した後、ろ液に水100mLを加え、抽出した。層分離後、水溶液層を酢酸エチル100mLで再び抽出した。有機層を水100mLで再び洗浄した後、硫酸マグネシウムで乾燥し、ろ過し、残ったろ液を減圧濃縮した。濃縮液にジメチルスルホキシド20mLを加え、完全に溶解した後、水80mLをゆっくり加え、室温で3時間撹拌した。結晶をろ過し、水40mLで洗浄した後、約40℃で温風乾燥して、結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)30.0g(収率:78.1%)を得た。
純度:99.2% by HPLC
1H-NMR(CDCl3, 400 MHz) δ 8.57(d, 1H, J= 8.6 Hz), 8.23(dd, 1H, J= 1.2 Hz), 8.10(d, 1H, J= 8.4 Hz), 7.91(d, 1H, J= 8.4 Hz), 7.66(t, 1H, J= 7.8 Hz), 7.58(t, 1H, J= 8.2 Hz), 7.52(t, 1H, J= 7.8 Hz), 4.11(d, 2H, J= 10.0 Hz), 3.89-4.06(m, 4H), 1.15(t, 6H, J= 7.1 Hz).
容器に、ジエチル(ヒドロキシメチル)ホスホネート(DEHP)20gと酢酸エチル100mLを投入し、トリエチルアミン18.3mLを加えた。25℃で1−ナフタレンスルホニルクロリド24.3gをゆっくり投入後、20時間撹拌した。前記反応液の生成された結晶をろ過し、酢酸エチル40mLで洗浄した後、ろ液に水100mLを加え、抽出した。層分離後、水溶液層を酢酸エチル100mLで再び抽出した。有機層を水100mLで再び洗浄した後、硫酸マグネシウムで乾燥し、ろ過し、残ったろ液を減圧濃縮した。濃縮液にジメチルスルホキシド20mLを加え、完全に溶解した後、水80mLをゆっくり加え、室温で3時間撹拌した。結晶をろ過し、水40mLで洗浄した後、約40℃で温風乾燥して、結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)30.0g(収率:78.1%)を得た。
純度:99.2% by HPLC
1H-NMR(CDCl3, 400 MHz) δ 8.57(d, 1H, J= 8.6 Hz), 8.23(dd, 1H, J= 1.2 Hz), 8.10(d, 1H, J= 8.4 Hz), 7.91(d, 1H, J= 8.4 Hz), 7.66(t, 1H, J= 7.8 Hz), 7.58(t, 1H, J= 8.2 Hz), 7.52(t, 1H, J= 7.8 Hz), 4.11(d, 2H, J= 10.0 Hz), 3.89-4.06(m, 4H), 1.15(t, 6H, J= 7.1 Hz).
DSC分析結果は図2に示した。XRDデータは図4及び下記表2に示した(下記の表2には相対強度0.3%以上、2θが35°以下のピークだけ記載した)。
実施例1:テノホビル(PMPA)の製造
容器に、(R)−9−[2−(ヒドロキシ)プロピル]アデニン(HPA)5.0g及びマグネシウムt−ブトキシド4.5gを投入し、ジメチルホルムアミド10mLを加えた後、約60℃まで昇温し、60分間撹拌した。反応液を約78℃まで昇温し、前記製造例1で製造された固体状の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)13.3g及びジメチルホルムアミド2.0mLの混合液を反応液にゆっくり加えた後、2時間撹拌した。反応液を室温に冷却し、酢酸3.6mLを投入し、前記温度で60分間撹拌した後、減圧濃縮させて、ジメチルホルムアミドを除去した。前記濃縮液に水5.0mLとジクロロメタン75mLを投入し、室温で約60分間撹拌した。前記反応液をろ過した後、残ったろ液を減圧濃縮させて、中間体である油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)を得た。
油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)に、アセトニトリル5mL及びブロモトリメチルシラン14mLを加え、約65℃で1時間撹拌した。反応液を室温に冷却した後、減圧濃縮し、水5mLとメタノール50mLを投入し、完全に溶解した。20%水酸化ナトリウム水溶液を用いてpH3.0に調節し、室温で2時間撹拌した。前記結晶をろ過し、水25mLとアセトン10mLの順で洗浄した後、室温で窒素乾燥して、目的化合物であるテノホビル(PMPA)5.0g(収率:67%)を得た。
前記得られたテノホビル(PMPA)4.9gに水90mLを投入し、約95℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら3時間撹拌した。結晶をろ過し、水25mLとアセトン10mLの順で洗浄した後、室温で窒素乾燥して、テノホビル(PMPA)4.2g(収率:86%)を得た。
純度測定:98.7% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
純度測定:98.7% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
実施例2:テノホビル(PMPA)の製造
容器に、(R)−9−[2−(ヒドロキシ)プロピル]アデニン(HPA)5.0g及びマグネシウムt−ブトキシド4.5gを投入し、ジメチルホルムアミド10mLを加えた後、約60℃まで昇温し、60分間撹拌した。反応液を約78℃まで昇温し、前記製造例2で製造された油状の(ジエトキシホスホリル)メチルナフタレン−2−スルホネート(2−DENMP)13.3g及びジメチルホルムアミド2.0mLの混合液を反応液にゆっくり加えた後、2時間撹拌した。反応液を室温に冷却し、酢酸3.6mLを投入し、前記温度で60分間撹拌した後、減圧濃縮させて、ジメチルホルムアミドを除去した。前記濃縮液に水5.0mLとジクロロメタン75mLを投入し、室温で約60分間撹拌した。前記反応液をろ過した後、残ったろ液を減圧濃縮して、中間体である油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)を得た。
油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)にアセトニトリル5mL及びブロモトリメチルシラン14mLを加え、約65℃で1時間撹拌した。反応液を室温に冷却した後、減圧濃縮し、水5mLとメタノール50mLを投入し、完全に溶解した。20%水酸化ナトリウム水溶液を用いてpH3.0に調節し、室温で2時間撹拌した。前記結晶をろ過し、水25mLとアセトン10mLの順で洗浄した後、室温で窒素乾燥して、目的化合物であるテノホビル(PMPA)4.4g(収率:59%)を得た。
前記得られたテノホビル(PMPA)4.3gに水80mLを投入し、約95℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら3時間撹拌した。結晶をろ過し、水25mLとアセトン10mLの順で洗浄した後、室温で窒素乾燥して、テノホビル(PMPA)3.5g(収率:82%)を得た。
純度測定:98.8% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
純度測定:98.8% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
実施例3:テノホビル(PMPA)の製造
容器に、(R)−9−[2−(ヒドロキシ)プロピル]アデニン(HPA)10.0g及びマグネシウムt−ブトキシド9.0gを投入し、ジメチルホルムアミド20mLを加えた後、約60℃まで昇温し、60分間撹拌した。反応液を約78℃まで昇温し、前記製造例3で製造された結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート(1−DENMP)24.1gを投入した後、2時間撹拌した。反応液を室温に冷却し、酢酸7.3mLを投入し、前記温度で60分間撹拌した後、減圧濃縮して、ジメチルホルムアミドを除去した。前記濃縮液に水10mLとジクロロメタン200mLを投入し、室温で約60分間撹拌した。前記反応液をろ過した後、残ったろ液を減圧濃縮させて、中間体である油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)を得た。
油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)にアセトニトリル10mL及びブロモトリメチルシラン26.8mLを加え、約65℃で1時間撹拌した。反応液を室温に冷却した後、減圧濃縮し、水10mLとメタノール100mLを投入して、完全に溶解した。20%水酸化ナトリウム水溶液を用いてpH3.0に調節し、室温で2時間撹拌した。前記結晶をろ過し、水50mLとアセトン20mLの順で洗浄した後、室温で窒素乾燥して、粗テノホビル(PMPA)12.0g(収率:81%)を得た。
前記得られた粗テノホビル(PMPA)10.0gに水185mLを投入し、約95℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら3時間撹拌した。結晶をろ過し、水50mLとアセトン20mLの順で洗浄した後、室温で窒素乾燥して、テノホビル(PMPA)9.0g(収率:90%)を得た。
純度測定:99.3% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
純度測定:99.3% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
比較例1:テノホビル(PMPA)の製造
以下の比較例では、特許文献1に開示された手順により、ジエチルp−トルエンスルホニルオキシメチルホスホネート(DESMP)及びリチウムt−ブトキシドを用いてテノホビルを製造した。
以下の比較例では、特許文献1に開示された手順により、ジエチルp−トルエンスルホニルオキシメチルホスホネート(DESMP)及びリチウムt−ブトキシドを用いてテノホビルを製造した。
具体的に、容器に、(R)−9−[2−(ヒドロキシ)プロピル]アデニン(HPA)10.0g及びリチウムt−ブトキシド4.6gを投入し、ジメチルホルムアミド40mLを加えた後、約30〜40℃まで昇温し、60分間撹拌した。反応液にジエチルp−トルエンスルホニルオキシメチルホスホネート(DESMP)18.4gを投入した後、1時間撹拌した。反応液にリチウムt−ブトキシド0.8gをさらに投入し、30分間撹拌した後、ジエチルp−トルエンスルホニルオキシメチルホスホネート(DESMP)3.3gをさらに投入し、30分間撹拌した。反応液を室温に冷却し、酢酸7.6mLを投入し、前記温度で60分間撹拌した後、減圧濃縮させて、ジメチルホルムアミドを除去した。前記濃縮液に水30mLとジクロロメタン50mLを投入し、抽出した。前記溶液を層分離後、水層をジクロロメタン50mLで再び抽出した。この過程を5回繰り返した後、有機層を硫酸マグネシウムで乾燥し、ろ過した。残ったろ液を減圧濃縮させて、中間体である油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)を得た。
油状の(R)−9−[2−(ジエチルホスホノメトキシ)プロピル]アデニン(DPPA)にアセトニトリル10mL及びブロモトリメチルシラン16.1mLを加え、約65℃で2時間撹拌した。反応液を室温に冷却した後、減圧濃縮し、水10mLとメタノール100mLを投入して、完全に溶解した。20%水酸化ナトリウム水溶液を用いてpH3.0に調節し、室温で2時間撹拌した。前記結晶をろ過し、水30mLとメタノール20mL混合液で洗浄した後、室温で窒素乾燥して、粗テノホビル(PMPA)7.0g(収率:47%)を得た。
前記得られた粗テノホビル(PMPA)5.0gに水92.5mLを投入し、約95℃にお昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃で冷却した後、前記温度を保持しながら3時間撹拌した。結晶をろ過し、水15mLとアセトン15mLの順で洗浄した後、室温で窒素乾燥して、テノホビル(PMPA)4.35g(収率:87%)を得た。
純度測定:96.5% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
純度測定:96.5% by HPLC
1H-NMR(D2O, 300 MHz) δ 8.25(s, 1H), 8.09(s, 1H), 4.35(dd, 1H), 4.22(dd, 1H), 3.97(m, 1H), 3.57(dd, 1H), 3.46(dd, 1H), 1.11(d, 3H).
また、前記本発明に係る実施例1〜3におけるテノホビル製造時の反応液の純度を、比較例1(特許文献1)によるテノホビル製造時と比較して、下記表3に整理した。
前記表3に示されるように、実施例1〜3による(R)−9−[2−(ホスホノメトキシ)プロピル]アデニン(PMPA)の製造方法は、反応工程が容易で、反応中不純物生成が少なく、純度の高い(ジエトキシホスホリル)メチルナフタレン−1−スルホネート又は(ジエトキシホスホリル)メチルナフタレン−2−スルホネートを用いることによって、従来の方法による比較例1よりも純度の高いPMPAを製造する可能性があることを確認することができた。
参照例1:テノホビルジソプロキシルフマル酸塩(TDF)の製造
容器に、前記実施例1又は実施例3で製造されたテノホビル(PMPA)4.0gを投入し、N−メチルピロリドン15mLとトリエチルアミン5.8mLを加えた。反応液を約63℃に昇温し、30分間撹拌し、クロロメチルイソプロピルカーボネート10gを投入した後、前記温度で4時間撹拌した。反応液を室温で冷却後、再び5℃に冷却し、15℃以下に保持下に、冷水25mLを投入した。15℃で1時間撹拌し、ジクロロメタン15mLで2回抽出した。層分離後、有機層を水10mLで再び洗浄し、有機層を硫酸マグネシウムで乾燥した後、ろ過し、残ったろ液を減圧濃縮させて、油状のテノホビルジソプロキシル(TD)を得た。
油状のテノホビルジソプロキシル(TD)にイソプロピルアルコール35mLとフマル酸1.6gを投入し、約50℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら4時間撹拌した。結晶をろ過し、イソプロピルアルコール10mLで洗浄した後、約40℃で真空乾燥させて、目的化合物であるテノホビルジソプロキシルフマル酸塩(TDF)4.7g(収率:53%)を得た。
前記得られたテノホビルジソプロキシルフマル酸塩(TDF)4.7gにイソプロピルアルコール40mLを投入し、約50℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら4時間撹拌した。結晶をろ過し、イソプロピルアルコール100mLで洗浄した後、約40℃で真空乾燥して、結晶形のテノホビルジソプロキシルフマル酸塩(TDF)4.3g(収率:90%)を得た。
前記得られたテノホビルジソプロキシルフマル酸塩(TDF)4.7gにイソプロピルアルコール40mLを投入し、約50℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら4時間撹拌した。結晶をろ過し、イソプロピルアルコール100mLで洗浄した後、約40℃で真空乾燥して、結晶形のテノホビルジソプロキシルフマル酸塩(TDF)4.3g(収率:90%)を得た。
参照例2:テノホビルジソプロキシルフマル酸塩(TDF)の製造
容器に、前記実施例2で製造されたテノホビル(PMPA)3.5gを投入し、N−メチルピロリドン15mLとトリエチルアミン5.1mLを加えた。反応液を約63℃に昇温し、30分間撹拌し、クロロメチルイソプロピルカーボネート8.7gを投入した後、前記温度で4時間撹拌した。反応液を室温で冷却後、再び5℃に冷却し、15℃以下の保持下に冷水25mLを投入した。15℃で1時間撹拌し、ジクロロメタン15mLで2回抽出した。層分離後、有機層を水10mLで2回洗浄し、有機層を硫酸マグネシウムで乾燥した後、ろ過し、残ったろ液を減圧濃縮させて、油状のテノホビルジソプロキシル(TD)を得た。
油状のテノホビルジソプロキシル(TD)にイソプロピルアルコール30mLとフマル酸1.4gを投入し、約50℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら4時間撹拌した。結晶をろ過し、イソプロピルアルコール100mLで洗浄した後、約40℃で真空乾燥して、目的化合物であるテノホビルジソプロキシルフマル酸塩(TDF)4.0g(収率:52%)を得た。
前記得られたテノホビルジソプロキシルフマル酸塩(TDF)4.0gにイソプロピルアルコール35mLを投入し、約50℃に昇温し、30分間完全に溶解した。溶解された反応液を約25℃まで徐々に冷却し、再び3℃に冷却した後、前記温度を保持しながら4時間撹拌した。結晶をろ過し、イソプロピルアルコール100mLで洗浄した後、約40℃で真空乾燥して、結晶形のテノホビルジソプロキシルフマル酸塩(TDF)3.6g(収率:90%)を得た。
Claims (15)
- (1)下記式(3)の化合物を、下記式(4−1)の化合物又は式(4−2)の化合物及びマグネシウムアルコキシドと反応させて、下記式(5)の化合物を製造する工程;次いで
(2)前記工程(1)で得られた式(5)の化合物を脱アルキル化して、下記式(6)の化合物を製造する工程
を含む、(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法:
(式中、R1は、それぞれ独立して、C1−6アルキルである.)
(式中、R1は、それぞれ独立して、C1−6アルキルである.)
(式中、R1は、それぞれ独立して、C1−6アルキルである.)
- 前記マグネシウムアルコキシドが、マグネシウムメトキシド、マグネシウムエトキシド、マグネシウムプロポキシド、マグネシウムブトキシド、又はマグネシウムt−ブトキシドである、請求項1に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記マグネシウムアルコキシドが、マグネシウムt−ブトキシドである、請求項2に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記工程(1)の反応が、ジメチルホルムアミド、ジメチルアセトアミド、ジメチルスルホキシド、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン及びこれらの混合溶媒よりなる群から選ばれる有機溶媒中で行われる、請求項1に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記脱アルキル化が、前記式(5)の化合物を、有機溶媒中でブロモトリメチルシランと反応させて行われる、請求項1に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記脱アルキル化に用いられる有機溶媒が、ジメチルホルムアミド、ジメチルアセトアミド、ジメチルスルホキシド、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン及びこれらの混合溶媒よりなる群から選ばれる、請求項5に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記式(4−1)の化合物又は式(4−2)の化合物が、下記式(1)の化合物を、下記式(2−1)の化合物又は式(2−2)の化合物とそれぞれ反応させて製造される、請求項1記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法:
(式中、R1は、それぞれ独立して、C1−6アルキルである.)
- 前記式(4−1)又は(4−2)の化合物を製造するための反応が、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン、トルエン及びこれらの混合溶媒よりなる群から選ばれる有機溶媒中で、塩基の存在下で行われる、請求項7に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記式(4−1)の化合物が、結晶形の化合物であり、
前記式(5)の化合物が、前記式(3)の化合物を前記結晶形の式(4−1)の化合物及びマグネシウムアルコキシドと反応させて製造される、請求項1に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。 - 前記結晶形の式(4−1)の化合物が、
(1a)下記式(1)の化合物を、下記式(2−1)の化合物と反応させて、前記式(4−1)の化合物を製造する工程;次いで
(1b)前記式(4−1)の化合物を水、有機溶媒、又はこれらの混合溶媒中で結晶化させる工程
を含む方法によって製造される、請求項9に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法:
(式中、R1は、それぞれ独立して、C1−6アルキルである.)
- 前記工程(1b)で用いられる有機溶媒が、ジメチルスルホキシド、ジメチルホルムアミド、ジメチルアセトアミド、アセトン、エタノール、イソプロパノール、メタノール及びこれらの混合溶媒よりなる群から選ばれる、請求項10に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記工程(1a)の反応が、ジクロロメタン、クロロホルム、酢酸メチル、酢酸エチル、アセトニトリル、テトラヒドロフラン、アセトン、メチルエチルケトン、トルエン及びこれらの混合溶媒よりなる群から選ばれる有機溶媒中で、塩基の存在下で行われる、請求項10に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- 前記塩基が、トリメチルアミン、トリエチルアミン、トリブチルアミン、水酸化ナトリウム、水酸化カリウム、炭酸ナトリウム、炭酸カリウム及びこれらの混合物よりなる群から選ばれる、請求項8または12に記載の(R)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法。
- X線回折スペクトル上において、6.44±0.2°、12.20±0.2°、12.70±0.2°、14.42±0.2°、16.01±0.2°、16.38±0.2°、16.90±0.2°、18.39±0.2°、18.98±0.2°、19.65±0.2°、20.57±0.2°、21.75±0.2°、21.99±0.2°、22.85±0.2°、23.46±0.2°、24.86±0.2°、25.35±0.2°、25.98±0.2°、31.72±0.2°及び33.10±0.2°の回折角度(2θ)のピークを含む、結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート。
- 前記X線回折スペクトル上において、12.99±0.2°、13.41±0.2°、15.31±0.2°、23.74±0.2°、24.34±0.2°、29.10±0.2°、30.62±0.2°及び32.52±0.2°よりなる群から選ばれる回折角度(2θ)のピークを更に含む、請求項14に記載の結晶形の(ジエトキシホスホリル)メチルナフタレン−1−スルホネート。
Applications Claiming Priority (5)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| KR10-2014-0131973 | 2014-09-30 | ||
| KR1020140131973A KR101703257B1 (ko) | 2014-09-30 | 2014-09-30 | 고순도의 (r)-9-[2-(포스포노메톡시)프로필]아데닌의 제조방법 |
| KR10-2014-0194296 | 2014-12-30 | ||
| KR1020140194296A KR101703258B1 (ko) | 2014-12-30 | 2014-12-30 | 고순도의 (r)-9-[2-(포스포노메톡시)프로필]아데닌의 제조방법 |
| PCT/KR2015/010114 WO2016052930A1 (ko) | 2014-09-30 | 2015-09-24 | 고순도의 (r)-9-[2-(포스포노메톡시)프로필]아데닌의 제조방법 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2017535520A true JP2017535520A (ja) | 2017-11-30 |
Family
ID=55630902
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2017516154A Pending JP2017535520A (ja) | 2014-09-30 | 2015-09-24 | 高純度の(r)−9−[2−(ホスホノメトキシ)プロピル]アデニンの製造方法 |
Country Status (3)
| Country | Link |
|---|---|
| JP (1) | JP2017535520A (ja) |
| CN (1) | CN106687467A (ja) |
| WO (1) | WO2016052930A1 (ja) |
Families Citing this family (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| MA49956B1 (fr) * | 2017-10-27 | 2022-11-30 | Theravance Biopharma R&D Ip Llc | Composés de pyrimidine utilisés en tant qu'inhibiteurs de kinase jak |
Citations (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH05186485A (ja) * | 1991-04-29 | 1993-07-27 | Rohm & Haas Co | フォスフォスルホネート化合物およびそれらを含有する除草剤組成物 |
| WO2002008241A2 (en) * | 2000-07-21 | 2002-01-31 | Gilead Sciences, Inc. | Prodrugs of phosphonate nucleotide analogues and methods for selecting and making same |
| WO2008007392A2 (en) * | 2006-07-12 | 2008-01-17 | Matrix Laboratories Limited | Process for the preparation of tenofovir |
| KR20110133913A (ko) * | 2010-06-07 | 2011-12-14 | 주식회사 엘지생명과학 | 신규한 설포닐옥시메틸포스포네이트 유도체 및 이를 이용한 다이아이소프로필 ((1-(트리틸옥시메틸)-사이클로프로필)옥시)메틸 포스포네이트의 제조방법 |
| CN103396451A (zh) * | 2013-08-08 | 2013-11-20 | 深圳科兴生物工程有限公司 | 富马酸替诺福韦二吡呋酯中间体的制备方法 |
| WO2014033688A1 (en) * | 2012-09-03 | 2014-03-06 | Ithemba Pharmaceuticals (Proprietary) Limited | A process for the preparation of (r)-9-[2-(phosphonometh-oxy)propyl]adenine (pmpa) |
| CN104045667A (zh) * | 2013-03-14 | 2014-09-17 | 上海卫思化学科技有限公司 | 一种替诺福韦酯半富马酸盐的制备方法 |
Family Cites Families (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| PT1243590E (pt) * | 1997-07-25 | 2005-05-31 | Gilead Sciences Inc | Composicao de analogos nuclotidicos e metodo de sintese |
| ZA201103820B (en) * | 2010-12-13 | 2012-01-25 | Laurus Labs Private Ltd | Process for the preparation of tenofovir |
| CN103288878B (zh) * | 2013-06-09 | 2015-12-02 | 江西师范大学 | 用于提纯(r)-9-[2-(二乙氧基磷酰甲氧基)丙基]腺嘌呤的镁盐沉淀剂及提纯方法 |
-
2015
- 2015-09-24 JP JP2017516154A patent/JP2017535520A/ja active Pending
- 2015-09-24 WO PCT/KR2015/010114 patent/WO2016052930A1/ko not_active Ceased
- 2015-09-24 CN CN201580047014.1A patent/CN106687467A/zh active Pending
Patent Citations (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH05186485A (ja) * | 1991-04-29 | 1993-07-27 | Rohm & Haas Co | フォスフォスルホネート化合物およびそれらを含有する除草剤組成物 |
| WO2002008241A2 (en) * | 2000-07-21 | 2002-01-31 | Gilead Sciences, Inc. | Prodrugs of phosphonate nucleotide analogues and methods for selecting and making same |
| WO2008007392A2 (en) * | 2006-07-12 | 2008-01-17 | Matrix Laboratories Limited | Process for the preparation of tenofovir |
| KR20110133913A (ko) * | 2010-06-07 | 2011-12-14 | 주식회사 엘지생명과학 | 신규한 설포닐옥시메틸포스포네이트 유도체 및 이를 이용한 다이아이소프로필 ((1-(트리틸옥시메틸)-사이클로프로필)옥시)메틸 포스포네이트의 제조방법 |
| WO2014033688A1 (en) * | 2012-09-03 | 2014-03-06 | Ithemba Pharmaceuticals (Proprietary) Limited | A process for the preparation of (r)-9-[2-(phosphonometh-oxy)propyl]adenine (pmpa) |
| CN104045667A (zh) * | 2013-03-14 | 2014-09-17 | 上海卫思化学科技有限公司 | 一种替诺福韦酯半富马酸盐的制备方法 |
| CN103396451A (zh) * | 2013-08-08 | 2013-11-20 | 深圳科兴生物工程有限公司 | 富马酸替诺福韦二吡呋酯中间体的制备方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| CN106687467A (zh) | 2017-05-17 |
| WO2016052930A1 (ko) | 2016-04-07 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7279063B2 (ja) | Pd1/pd-l1相互作用/活性化の阻害剤としての二環式化合物 | |
| CN103298812B (zh) | 用于制备替诺福韦的方法 | |
| RU2644160C2 (ru) | Химический способ | |
| US10273262B2 (en) | Crystalline form A of obeticholic acid and preparation method thereof | |
| JP2023539194A (ja) | Apol1の阻害剤およびこれを使用する方法 | |
| JP2023552828A (ja) | 嚢胞性線維症の治療方法 | |
| TW201302761A (zh) | Hiv抑制劑之固態形式 | |
| AU2021321905A1 (en) | ATR inhibitors and uses thereof | |
| TWI808069B (zh) | [(1S)-1-[(2S,4R,5R)-5-(5-胺基-2-酮基-噻唑并[4,5-d]嘧啶-3-基)-4-羥基-四氫呋喃-2-基]丙基]乙酸酯之新穎固態形式 | |
| CA2958543A1 (en) | Dihydropyridazine-3,5-dione derivatives useful as sodium-dependent phosphate transporter inhibitors | |
| TW201643162A (zh) | 可作爲pi3k抑制劑之吡唑衍生物 | |
| KR101703258B1 (ko) | 고순도의 (r)-9-[2-(포스포노메톡시)프로필]아데닌의 제조방법 | |
| AU2024316640A1 (en) | Process of making 2-[(3r)-2-[4-amino-3-(2-fluoro-4-phenoxy- phenyl)pyrazolo[3,4-d]pyrimidin-1-yl]piperidine-1-carbonyl]-4- methyl-4[4-(oxetan-3-yl)piperazin-1-yl]-pent-2-enenitrile and solvate forms thereof | |
| WO2025007743A1 (en) | Sting agonists and uses thereof | |
| CN108794530A (zh) | 一种替诺福韦丙酚酰胺盐晶型及其制备方法和用途 | |
| KR101703257B1 (ko) | 고순도의 (r)-9-[2-(포스포노메톡시)프로필]아데닌의 제조방법 | |
| CN106687467A (zh) | 高纯度(r)‑9‑[2‑(磷酰甲氧基)丙基]腺嘌呤的制备方法 | |
| KR20150137899A (ko) | (r)-9-[2-(포스포노메톡시)프로필]아데닌의 개선된 제조 방법 | |
| TWI726861B (zh) | 吡唑并-嘧啶化合物、其鹽及其用途 | |
| TWI324931B (en) | Process for preparation of cyclic prodrugs of pmea and pmpa | |
| ES2986439T3 (es) | Procedimientos y formas cristalinas de lumacaftor | |
| WO2023138621A1 (en) | Atr inhibitors and uses thereof | |
| EP3448861A1 (en) | A process for the preparation of 2-pyrazolo[1,5-a]pyrazin-2-ylpyrido[1,2-a]pyrimidin-4-one |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20180726 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20190515 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20190528 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20191217 |