JP2020200327A - 炭化水素からカルボン酸又はその塩を製造する方法 - Google Patents
炭化水素からカルボン酸又はその塩を製造する方法 Download PDFInfo
- Publication number
- JP2020200327A JP2020200327A JP2020101655A JP2020101655A JP2020200327A JP 2020200327 A JP2020200327 A JP 2020200327A JP 2020101655 A JP2020101655 A JP 2020101655A JP 2020101655 A JP2020101655 A JP 2020101655A JP 2020200327 A JP2020200327 A JP 2020200327A
- Authority
- JP
- Japan
- Prior art keywords
- alcohol
- acid
- separation
- ester
- reaction
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/36—Preparation of carboxylic acid esters by reaction with carbon monoxide or formates
- C07C67/38—Preparation of carboxylic acid esters by reaction with carbon monoxide or formates by addition to an unsaturated carbon-to-carbon bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/09—Preparation of carboxylic acids or their salts, halides or anhydrides from carboxylic acid esters or lactones
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/10—Preparation of carboxylic acids or their salts, halides or anhydrides by reaction with carbon monoxide
- C07C51/12—Preparation of carboxylic acids or their salts, halides or anhydrides by reaction with carbon monoxide on an oxygen-containing group in organic compounds, e.g. alcohols
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01D—SEPARATION
- B01D3/00—Distillation or related exchange processes in which liquids are contacted with gaseous media, e.g. stripping
- B01D3/14—Fractional distillation or use of a fractionation or rectification column
- B01D3/143—Fractional distillation or use of a fractionation or rectification column by two or more of a fractionation, separation or rectification step
- B01D3/145—One step being separation by permeation
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01D—SEPARATION
- B01D61/00—Processes of separation using semi-permeable membranes, e.g. dialysis, osmosis or ultrafiltration; Apparatus, accessories or auxiliary operations specially adapted therefor
- B01D61/02—Reverse osmosis; Hyperfiltration ; Nanofiltration
- B01D61/027—Nanofiltration
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J29/00—Catalysts comprising molecular sieves
- B01J29/04—Catalysts comprising molecular sieves having base-exchange properties, e.g. crystalline zeolites
- B01J29/06—Crystalline aluminosilicate zeolites; Isomorphous compounds thereof
- B01J29/08—Crystalline aluminosilicate zeolites; Isomorphous compounds thereof of the faujasite type, e.g. type X or Y
- B01J29/084—Y-type faujasite
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01J—CHEMICAL OR PHYSICAL PROCESSES, e.g. CATALYSIS OR COLLOID CHEMISTRY; THEIR RELEVANT APPARATUS
- B01J29/00—Catalysts comprising molecular sieves
- B01J29/04—Catalysts comprising molecular sieves having base-exchange properties, e.g. crystalline zeolites
- B01J29/06—Crystalline aluminosilicate zeolites; Isomorphous compounds thereof
- B01J29/70—Crystalline aluminosilicate zeolites; Isomorphous compounds thereof of types characterised by their specific structure not provided for in groups B01J29/08 - B01J29/65
- B01J29/7007—Zeolite Beta
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/41—Preparation of salts of carboxylic acids
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/42—Separation; Purification; Stabilisation; Use of additives
- C07C51/43—Separation; Purification; Stabilisation; Use of additives by change of the physical state, e.g. crystallisation
- C07C51/44—Separation; Purification; Stabilisation; Use of additives by change of the physical state, e.g. crystallisation by distillation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/42—Separation; Purification; Stabilisation; Use of additives
- C07C51/47—Separation; Purification; Stabilisation; Use of additives by solid-liquid treatment; by chemisorption
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C53/00—Saturated compounds having only one carboxyl group bound to an acyclic carbon atom or hydrogen
- C07C53/126—Acids containing more than four carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/02—Preparation of carboxylic acid esters by interreacting ester groups, i.e. transesterification
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/03—Preparation of carboxylic acid esters by reacting an ester group with a hydroxy group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/48—Separation; Purification; Stabilisation; Use of additives
- C07C67/52—Separation; Purification; Stabilisation; Use of additives by change in the physical state, e.g. crystallisation
- C07C67/54—Separation; Purification; Stabilisation; Use of additives by change in the physical state, e.g. crystallisation by distillation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/48—Separation; Purification; Stabilisation; Use of additives
- C07C67/56—Separation; Purification; Stabilisation; Use of additives by solid-liquid treatment; by chemisorption
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01D—SEPARATION
- B01D2311/00—Details relating to membrane separation process operations and control
- B01D2311/26—Further operations combined with membrane separation processes
- B01D2311/2669—Distillation
-
- B—PERFORMING OPERATIONS; TRANSPORTING
- B01—PHYSICAL OR CHEMICAL PROCESSES OR APPARATUS IN GENERAL
- B01D—SEPARATION
- B01D61/00—Processes of separation using semi-permeable membranes, e.g. dialysis, osmosis or ultrafiltration; Apparatus, accessories or auxiliary operations specially adapted therefor
- B01D61/24—Dialysis ; Membrane extraction
- B01D61/246—Membrane extraction
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Crystallography & Structural Chemistry (AREA)
- Water Supply & Treatment (AREA)
- Nanotechnology (AREA)
- Materials Engineering (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Health & Medical Sciences (AREA)
- Urology & Nephrology (AREA)
Abstract
Description
a)少なくとも1の多重結合、好ましくは、少なくとも1のオレフィン性二重結合があるC2〜C20炭化水素、一酸化炭素、及びアルコールAを、均一系触媒系の存在下で、反応ゾーンで反応(カルボニル化)させて、生成混合物を得ることにより、エステルを製造する工程、
b)前記均一系触媒系を前記生成混合物から分離する膜分離を行う工程であって、保持液中の前記均一系触媒系、並びに未反応炭化水素及び/若しくは未反応アルコールA、好ましくは、未反応アルコールAを濃縮し、工程a)で形成された透過液中のエステルを濃縮し、ここで、膜材料として、少なくとも1つの分離活性層があるOSN系(Organic Solvent Nanofiltration;有機溶媒ナノ濾過)膜材料が用いられる;
c)熱分離、例えば、蒸留、抽出、結晶化及び膜分離から選択される少なくとも1つの分離工程において、工程a)で形成されたエステルを前記透過液から分離する工程;
d)工程a)で形成されたエステルを、酸性触媒又はけん化剤の存在下で、加水分解又はけん化して、少なくとも、カルボン酸又はその塩、分離されたアルコールA、水及び未反応エステルが含まれる反応混合物を獲得する工程;
e)工程d)で生成されたカルボン酸又はその塩を、少なくとも、熱分離、例えば、蒸留、抽出、結晶化及び膜分離から選択される少なくとも1つの分離工程で分離する工程、
を含む、方法に関する。
c1)工程a)で形成されたエステルを第2アルコールBでエステル交換する工程であり、ここで、当該第2アルコールBは工程a)で用いられたアルコールAとは異なり、第2反応ゾーンにおいて、少なくとも第2アルコールBとのエステル、分離された第1アルコールA及び未反応の第2アルコールBを含む第2液体生成混合物を得る工程;
c2)第2アルコールBで形成されたエステルを、残存する第2液体生成混合物から分離し、特に、熱分離及び/又は膜分離により第1アルコールAから分離し、分離された第1アルコールAを、工程a)から反応ゾーンへ再循環させ、また、未反応のアルコールBを第2反応ゾーンへ再循環させる工程、を含む。
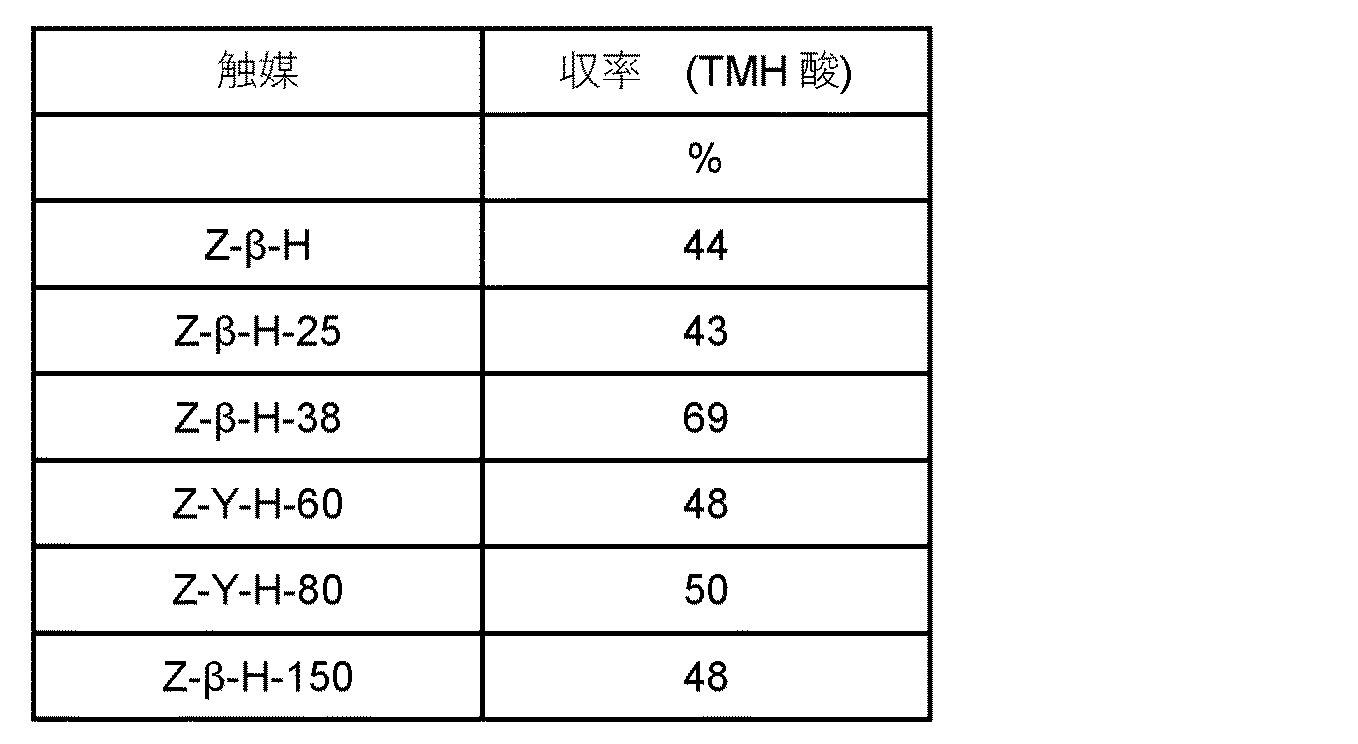
表1:収率(TMH酸)の比較
Claims (15)
- カルボン酸又はその塩を製造する方法であって、以下の工程:
a)少なくとも1の多重結合、又は少なくとも1のオレフィン性二重結合があるC2〜C20炭化水素、一酸化炭素、及びアルコールAを、均一系触媒系の存在下で、反応ゾーンで反応させて生成混合物を得ることにより、エステルを製造する工程、
b)前記均一系触媒系を前記生成混合物から分離する膜分離を行う工程であって、保持液中の前記均一系触媒系、並びに未反応炭化水素及び/若しくは未反応アルコールA、又は未反応アルコールAを濃縮し、工程a)で形成された透過液中のエステルを濃縮し、ここで、膜材料として、少なくとも1つの分離活性層があるOSN系(Organic Solvent Nanofiltration;有機溶媒ナノ濾過)膜材料が用いられる;
c)熱分離、例えば、蒸留、抽出、結晶化及び膜分離から選択される少なくとも1つの分離工程において、工程a)で形成されたエステルを前記透過液から分離する工程;
d)工程a)で形成されたエステルを、酸性触媒又はけん化剤の存在下で、加水分解又はけん化して、少なくとも、カルボン酸又はその塩、分離されたアルコールA、水及び未反応エステルが含まれる反応混合物を獲得する工程;
e)工程d)で生成されたカルボン酸又はその塩を、熱分離、例えば、蒸留、抽出、結晶化及び膜分離から選択される少なくとも1つの分離工程で分離する工程、
を含む、方法。 - 分離活性層が、PAEKポリマーからなる、請求項1に記載の方法。
- 分離活性層が、PEEKからなり、スルホン化度が、20%未満、又は10%未満である、請求項2に記載の方法。
- アルコールAは、1〜50個の炭素原子、1〜15個の炭素原子、又は1〜10個の炭素原子があるモノオール若しくはポリオール(2又はそれ以上のOH基)、又は2又はそれ以上のモノオール及び/若しくはポリオールの混合物である、請求項1〜3のいずれか1項に記載の方法。
- 工程a)で用いられるアルコールは、メタノール、エタノール、1−プロパノール、1−ブタノール、1−ペンタノール、1−ヘキサノール、2−プロパノール、tert−ブチルアルコール(tert−Butanol)、3−ペンタノール、2−プロピルヘプタノール、シクロヘキサノール、フェノール及びそれらの混合物からなる群から選択される、請求項4に記載の方法。
- 工程a)のカルボニル反応で用いられる均一系触媒系は、元素周期表第8〜10族の少なくとも1種の金属若しくはその化合物、リン含有配位子及び酸を含む、請求項1〜5のいずれか一項に記載の方法。
- 工程a)の反応で用いられる一酸化炭素は、一酸化炭素を含むガスを予め分離し、前記一酸化炭素を反応ゾーンに送出することにより提供される、請求項1〜6のいずれか一項に記載の方法。
- 膜材料は、触媒系の酸の存在下でも、少なくとも300時間安定なOSN系(Organic Solvent Nanofiltration;有機溶媒ナノ濾過)膜材料である、請求項1〜7のいずれか一項に記載の方法。
- 工程a)の触媒系の酸が、pKa≦5若しくはpKa≦3のブレンステッド酸、又は、LAU値が295を超えるか若しくは29であるルイス酸である、請求項1〜8のいずれか一項に記載の方法。
- 工程a)の触媒系の酸が、ブレンステッド酸又はルイス酸であって、ここで、前記ブレンステッド酸は、過塩素酸、硫酸、リン酸、メチルホスホン酸又はスルホン酸であり、かつ、ここで、前記ルイス酸は、アルミニウムトリフラート(Aluminiumtriflat)、塩化アルミニウム、水素化アルミニウム、トリメチルアルミニウム、トリス(ペンタフルオロフェニル)ボラン、トリフッ化ホウ素、三塩化ホウ素又はこれらの混合物である、請求項1〜9のいずれか一項に記載の方法。
- 工程b)の膜分離により、得られた保持液は工程a)に再送出され、かつ、得られた透過液はその後の工程c)に送出される、請求項1〜10のいずれか一項に記載の方法。
- 工程c)の分離工程後、さらに、以下の工程:
c1) 工程a)で形成されたエステルを、第2アルコールでエステル交換する工程であって、ここで、前記第2アルコールは工程a)で用いられたアルコールとは異なり、第2反応ゾーンにおいて、第2生成混合物を得る工程;
c2) 工程c1)で形成されたエステルを分離し、残存する第2生成混合物を熱分離及び/又は膜分離により分離し、前記分離された第1アルコールを第1反応ゾーンで再利用し、未反応の前記第2アルコールを第2反応ゾーンで再利用する工程;
を含み、ここで、工程c1)で形成されたエステルは、工程d)における加水分解又はけん化で用いられる、
請求項1〜11のいずれか一項に記載の方法。 - 第2アルコールは工程e)で過剰に添加される、請求項12に記載の方法。
- 工程e)で用いられる第2アルコールの沸点は、第1アルコールの沸点と比較して、高い、請求項12又は13に記載の方法。
- 分離された第1アルコールの部分は、既に第2反応ゾーンから取り出されており、第1反応ゾーンに再循環される、請求項12〜14のいずれか一項に記載の方法。
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP19179571 | 2019-06-12 | ||
| EP19179571.5 | 2019-06-12 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2020200327A true JP2020200327A (ja) | 2020-12-17 |
| JP7642325B2 JP7642325B2 (ja) | 2025-03-10 |
Family
ID=67060247
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2020101655A Active JP7642325B2 (ja) | 2019-06-12 | 2020-06-11 | 炭化水素からカルボン酸又はその塩を製造する方法 |
Country Status (10)
| Country | Link |
|---|---|
| US (1) | US11008275B2 (ja) |
| EP (1) | EP3750865B1 (ja) |
| JP (1) | JP7642325B2 (ja) |
| KR (1) | KR102843553B1 (ja) |
| CN (1) | CN112321431B (ja) |
| ES (1) | ES2921774T3 (ja) |
| MY (1) | MY194045A (ja) |
| SG (1) | SG10202005402UA (ja) |
| TW (1) | TWI799715B (ja) |
| ZA (1) | ZA202003436B (ja) |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2020200328A (ja) * | 2019-06-12 | 2020-12-17 | エボニック オペレーションズ ゲーエムベーハー | アルコキシカルボニル化によるエステルの製造方法 |
| JP7441358B1 (ja) | 2023-04-21 | 2024-02-29 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物 |
| JP7441357B1 (ja) | 2023-04-21 | 2024-02-29 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物及びその製造方法 |
Families Citing this family (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US11396488B2 (en) | 2020-07-30 | 2022-07-26 | Evonik Operations Gmbh | Process for preparing aldehydes and separation of the catalyst system by membrane separation |
| WO2022031436A1 (en) * | 2020-08-04 | 2022-02-10 | Eastman Chemical Company | Propionic acid process |
| US11806669B2 (en) | 2020-12-22 | 2023-11-07 | Evonik Operations Gmbh | Variable and self-regulating permeate recycling in organophilic nanofiltration |
| US12296301B2 (en) | 2020-12-22 | 2025-05-13 | Evonik Oxeno Gmbh & Co. Kg | Variable, self-regulating permeate recycling in organophilic nanofiltration |
| EP4091712B1 (de) | 2021-05-18 | 2024-05-15 | Evonik Oxeno GmbH & Co. KG | Verfahren zur regenerierung eines katalysators für die hydroformylierung von olefinen in der gasphase |
| EP4197623A1 (de) * | 2021-12-20 | 2023-06-21 | Evonik Operations GmbH | Verfahren zur herstellung eines esters und abtrennung des homogenen katalysatorsystems unter verwendung einer membran umfassend eine trennaktive schicht aus paek und einer unterstruktur, die paek umfasst |
| EP4198014A1 (de) * | 2021-12-20 | 2023-06-21 | Evonik Operations GmbH | Verfahren zur herstellung von carbonsäuren oder deren salzen und abtrennung des homogenen katalysatorsystems unter verwendung einer membran umfassend eine trennaktive schicht aus paek und einer unterstruktur, die paek umfasst |
| EP4223737A1 (de) * | 2022-02-08 | 2023-08-09 | Evonik Operations GmbH | Optimierte thermische trennung durch vorherigen gasaustausch |
| EP4477645A1 (de) * | 2023-06-14 | 2024-12-18 | Evonik Oxeno GmbH & Co. KG | Verfahren zur alkoxycarbonylierung von di-isobuten mit vorheriger destillation |
| EP4477644A1 (de) * | 2023-06-14 | 2024-12-18 | Evonik Oxeno GmbH & Co. KG | Verfahren zur herstellung einer carbonsäure oder deren salz durch alkoxycarbonylierung von di-isobuten mit vorheriger destillation und anschliessender hydrolyse |
| EP4495090B1 (de) * | 2023-07-20 | 2026-03-04 | Evonik Oxeno GmbH & Co. KG | Verfahren zur alkoxycarbonylierung von di-isobuten und einem c4- bis c7-olefin und anschliessender hydrolyse |
| CN117362167B (zh) * | 2023-10-13 | 2026-07-31 | 中国科学院兰州化学物理研究所 | 一种二异丁烯生成异壬酸的方法 |
Citations (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS55130938A (en) * | 1979-03-29 | 1980-10-11 | Huels Chemische Werke Ag | Manufacture of saturated aliphatic carboxylic acid alkylester |
| JPH01199935A (ja) * | 1987-12-15 | 1989-08-11 | Shell Internatl Res Maatschappij Bv | プロピオン酸エステルの製造方法 |
| WO2013107902A1 (en) * | 2012-01-20 | 2013-07-25 | Dsm Ip Assets B.V. | Process for the separation of a dissolved catalyst system from an alkoxycarbonylation reaction mixture |
| WO2015085295A2 (en) * | 2013-12-07 | 2015-06-11 | Novomer, Inc. | Nanofiltration membranes and methods of use |
| JP2016511769A (ja) * | 2013-02-26 | 2016-04-21 | エボニック デグサ ゲーエムベーハーEvonik Degussa GmbH | 均一系触媒によるヒドロホルミル化混合物を後処理するために最適化された分離技術 |
| US20170007963A1 (en) * | 2014-01-27 | 2017-01-12 | Imperial Innovations Limited | Nanofiltration membrane |
| JP2017061443A (ja) * | 2015-07-23 | 2017-03-30 | エボニック デグサ ゲーエムベーハーEvonik Degussa GmbH | エチレン性不飽和化合物のアルコキシカルボニル化のための、フェロセン系化合物及びこれに基づくパラジウム触媒 |
Family Cites Families (25)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5892119A (en) * | 1996-11-26 | 1999-04-06 | Union Carbide Chemicals & Plastics Technology Corporation | Metal-ligand complex catalyzed processes |
| DE10010771C1 (de) | 2000-03-04 | 2001-05-03 | Celanese Chem Europe Gmbh | Verfahren zur Herstellung aliphatischer Carbonsäuren aus Aldehyden |
| GB0228018D0 (en) | 2002-11-30 | 2003-01-08 | Lucite Int Uk Ltd | Carbonylation of ester |
| WO2005066109A1 (en) * | 2003-12-26 | 2005-07-21 | Council Of Scientific & Industrial Research | A process for the preparation of 2-hydroxy carboxylic acids |
| US9334227B2 (en) * | 2005-11-17 | 2016-05-10 | Lucite International Uk Limited | Carbonylation of ethylenically unsaturated compounds |
| DE102006022168B4 (de) | 2006-05-12 | 2014-02-27 | Oxea Gmbh | Katalytisches Verfahren zur Herstellung von aliphatischen geradkettigen und ß-alkylverzweigten Carbonsäuren |
| US20090012323A1 (en) | 2007-07-02 | 2009-01-08 | Sasol Technology (Proprietary) Limited | Production of detergent range alcohols |
| DE102009001230A1 (de) * | 2009-02-27 | 2010-09-02 | Evonik Oxeno Gmbh | Verfahren zur Abtrennung und teilweiser Rückführung von Übergangsmetallen bzw. deren katalytisch wirksamen Komplexverbindungen aus Prozessströmen |
| WO2013017902A1 (en) * | 2011-08-01 | 2013-02-07 | Research In Motion Limited | Joint transmission using interference alignment |
| RU2657260C2 (ru) * | 2013-01-25 | 2018-06-09 | ПРАЙМЕТАЛЗ ТЕКНОЛОДЖИЗ ЮЭсЭй ЭлЭлСи | Узел уплотнения и уплотнение шейки для прокатного стана |
| DE102014201756A1 (de) | 2014-01-31 | 2015-08-06 | Evonik Degussa Gmbh | Reinigung chlorverschmutzter Organophosphorverbindungen |
| US10155200B2 (en) * | 2015-02-18 | 2018-12-18 | Evonik Degussa Gmbh | Separation off of a homogeneous catalyst from a reaction mixture with the help of organophilic nanofiltration |
| SG10201601501QA (en) | 2015-03-05 | 2016-10-28 | Evonik Degussa Gmbh | Preparation of 2,2`-biaryls in the presence of molybdenum(v) chloride |
| EP3246303B8 (de) | 2016-05-19 | 2020-01-01 | Evonik Operations GmbH | Herstellung von n-pentanal aus butenarmen einsatzstoffgemischen |
| PL3272732T3 (pl) * | 2016-07-19 | 2020-03-31 | Evonik Degussa Gmbh | Sposób alkoksykarbonylowania etylenowo nienasyconych związków za pomocą ligandów monofosfinowych |
| US10245578B2 (en) | 2016-11-09 | 2019-04-02 | Evonik Degussa Gmbh | Chromium- and nickel-free hydrogenation of hydroformylation mixtures |
| ZA201808002B (en) | 2017-12-01 | 2019-08-28 | Evonik Degussa Gmbh | Method for obtaining alcohols from aldehydes |
| TWI784094B (zh) | 2017-12-01 | 2022-11-21 | 德商贏創運營有限公司 | 自醛獲得醇之方法iii |
| ZA201808003B (en) | 2017-12-01 | 2019-08-28 | Evonik Degussa Gmbh | Method for obtaining alcohols from aldehydes ii |
| US10850261B2 (en) | 2018-03-14 | 2020-12-01 | Evonik Operations Gmbh | Oligomerization catalyst and process for the production thereof |
| US11253844B2 (en) | 2018-03-14 | 2022-02-22 | Evonik Operations Gmbh | Oligomerization catalyst and process for the production thereof |
| US10882027B2 (en) | 2018-03-14 | 2021-01-05 | Evonik Operations Gmbh | Process for producing an oligomerization catalyst |
| US10633302B2 (en) | 2018-07-25 | 2020-04-28 | Evonik Operations Gmbh | Process for oligomerization of butene with determination of the proportion of acidic catalysis |
| US10654784B2 (en) | 2018-10-05 | 2020-05-19 | Evonik Operations Gmbh | Process for hydroformylating short-chain olefins in the gas phase |
| US10647650B2 (en) | 2018-10-05 | 2020-05-12 | Evonik Operations Gmbh | Process for hydroformylating short-chain olefins using a heterogenized catalyst system without ionic liquid |
-
2020
- 2020-06-05 US US16/893,481 patent/US11008275B2/en active Active
- 2020-06-08 ES ES20178665T patent/ES2921774T3/es active Active
- 2020-06-08 EP EP20178665.4A patent/EP3750865B1/de active Active
- 2020-06-08 SG SG10202005402UA patent/SG10202005402UA/en unknown
- 2020-06-09 ZA ZA2020/03436A patent/ZA202003436B/en unknown
- 2020-06-10 MY MYPI2020002936A patent/MY194045A/en unknown
- 2020-06-10 TW TW109119495A patent/TWI799715B/zh active
- 2020-06-11 JP JP2020101655A patent/JP7642325B2/ja active Active
- 2020-06-11 KR KR1020200070682A patent/KR102843553B1/ko active Active
- 2020-06-11 CN CN202010528122.3A patent/CN112321431B/zh active Active
Patent Citations (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS55130938A (en) * | 1979-03-29 | 1980-10-11 | Huels Chemische Werke Ag | Manufacture of saturated aliphatic carboxylic acid alkylester |
| JPH01199935A (ja) * | 1987-12-15 | 1989-08-11 | Shell Internatl Res Maatschappij Bv | プロピオン酸エステルの製造方法 |
| WO2013107902A1 (en) * | 2012-01-20 | 2013-07-25 | Dsm Ip Assets B.V. | Process for the separation of a dissolved catalyst system from an alkoxycarbonylation reaction mixture |
| JP2016511769A (ja) * | 2013-02-26 | 2016-04-21 | エボニック デグサ ゲーエムベーハーEvonik Degussa GmbH | 均一系触媒によるヒドロホルミル化混合物を後処理するために最適化された分離技術 |
| WO2015085295A2 (en) * | 2013-12-07 | 2015-06-11 | Novomer, Inc. | Nanofiltration membranes and methods of use |
| US20170007963A1 (en) * | 2014-01-27 | 2017-01-12 | Imperial Innovations Limited | Nanofiltration membrane |
| JP2017061443A (ja) * | 2015-07-23 | 2017-03-30 | エボニック デグサ ゲーエムベーハーEvonik Degussa GmbH | エチレン性不飽和化合物のアルコキシカルボニル化のための、フェロセン系化合物及びこれに基づくパラジウム触媒 |
| JP2017114843A (ja) * | 2015-07-23 | 2017-06-29 | エボニック デグサ ゲーエムベーハーEvonik Degussa GmbH | アルコキシカルボニル化のためのベンゼン系ジホスフィンリガンド |
Non-Patent Citations (2)
| Title |
|---|
| ACCOUNTS OF CHEMICAL RESEARCH, vol. 35, no. 9, JPN6024012197, 2002, pages 798 - 810, ISSN: 0005385058 * |
| CHEMICAL ENGINEERING RESEARCH AND DESIGN, vol. 121, JPN6024012196, 22 March 2017 (2017-03-22), pages 219 - 232, ISSN: 0005385059 * |
Cited By (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2020200328A (ja) * | 2019-06-12 | 2020-12-17 | エボニック オペレーションズ ゲーエムベーハー | アルコキシカルボニル化によるエステルの製造方法 |
| JP7642326B2 (ja) | 2019-06-12 | 2025-03-10 | エボニック オクセノ ゲーエムベーハー ウント コー. カーゲー | アルコキシカルボニル化によるエステルの製造方法 |
| JP7441358B1 (ja) | 2023-04-21 | 2024-02-29 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物 |
| JP7441357B1 (ja) | 2023-04-21 | 2024-02-29 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物及びその製造方法 |
| WO2024219139A1 (ja) * | 2023-04-21 | 2024-10-24 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物、該組成物の製造方法及び該組成物の硫酸着色の改善方法 |
| WO2024219140A1 (ja) * | 2023-04-21 | 2024-10-24 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物及びその貯蔵安定性の向上方法 |
| JP2024155358A (ja) * | 2023-04-21 | 2024-10-31 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物及びその製造方法 |
| JP2024155359A (ja) * | 2023-04-21 | 2024-10-31 | Khネオケム株式会社 | 3,5,5-トリメチルヘキサン酸組成物 |
Also Published As
| Publication number | Publication date |
|---|---|
| JP7642325B2 (ja) | 2025-03-10 |
| KR102843553B1 (ko) | 2025-08-08 |
| SG10202005402UA (en) | 2021-01-28 |
| MY194045A (en) | 2022-11-09 |
| US20200392062A1 (en) | 2020-12-17 |
| TWI799715B (zh) | 2023-04-21 |
| US11008275B2 (en) | 2021-05-18 |
| ZA202003436B (en) | 2021-07-28 |
| CN112321431A (zh) | 2021-02-05 |
| ES2921774T3 (es) | 2022-08-31 |
| TW202100503A (zh) | 2021-01-01 |
| EP3750865B1 (de) | 2022-03-30 |
| CN112321431B (zh) | 2024-07-02 |
| EP3750865A1 (de) | 2020-12-16 |
| KR20200142466A (ko) | 2020-12-22 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7642325B2 (ja) | 炭化水素からカルボン酸又はその塩を製造する方法 | |
| JP7604735B2 (ja) | 炭化水素からアルコールを製造する方法 | |
| JP7642326B2 (ja) | アルコキシカルボニル化によるエステルの製造方法 | |
| CN111686818B (zh) | 一种催化剂组合物及其在丙烯氢甲酰化反应中的应用 | |
| JP6153271B2 (ja) | 2−エチルヘキサノール由来のイソノナン酸のビニルエステル、それの製造方法並びにそれの使用 | |
| US3769324A (en) | Production of carboxylic acids and esters | |
| US4416801A (en) | Toluic acid | |
| JPH0625086A (ja) | パラジウムホスフィン触媒を用いるカルボニル化法 | |
| US4356318A (en) | Toluic acid | |
| JP2548590B2 (ja) | 共役ジエンの選択的酸化カルボニル化方法 | |
| JP3756537B2 (ja) | ジメチルデカンジアールおよびその製造方法 | |
| CS195686B2 (cs) | Způsob výroby acetanhydridu | |
| JP2024031782A (ja) | フタル酸ジエステルの酸化カップリング反応用触媒、及びビフェニルテトラカルボン酸テトラエステルの製造方法 | |
| US3773837A (en) | Process for producing benzyl ketones | |
| JPS5932456B2 (ja) | エチリデンジアセテ−トおよび/またはアセトアルデヒドの製造法 | |
| KR20010101275A (ko) | 베타-감마 불포화 에스테르의 제조 방법 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20230530 |
|
| A711 | Notification of change in applicant |
Free format text: JAPANESE INTERMEDIATE CODE: A711 Effective date: 20231219 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20240216 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20240402 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20240513 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20240806 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20241205 |
|
| A911 | Transfer to examiner for re-examination before appeal (zenchi) |
Free format text: JAPANESE INTERMEDIATE CODE: A911 Effective date: 20241217 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20250212 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20250226 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 7642325 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |