JP2023091902A - 人工核酸モノマーの製造方法 - Google Patents
人工核酸モノマーの製造方法 Download PDFInfo
- Publication number
- JP2023091902A JP2023091902A JP2021206760A JP2021206760A JP2023091902A JP 2023091902 A JP2023091902 A JP 2023091902A JP 2021206760 A JP2021206760 A JP 2021206760A JP 2021206760 A JP2021206760 A JP 2021206760A JP 2023091902 A JP2023091902 A JP 2023091902A
- Authority
- JP
- Japan
- Prior art keywords
- amidite
- dds
- pyridine
- ribofuranosyl
- dimethoxytrityl
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
Images


Classifications
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/55—Design of synthesis routes, e.g. reducing the use of auxiliary or protecting groups
Landscapes
- Saccharide Compounds (AREA)
Abstract
Description
7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトの製造方法であって、
(1)溶媒中、トリフルオロ酢酸のアミン塩の存在下、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジンと、2-シアノエチル テトライソプロピルホスホロジアミダイトとを反応させる工程
を含み、
前記溶媒は、ジクロロメタン、クロロホルム、テトラヒドロフラン、ジオキサン、ジエチルエーテル、及びジイソプロピルエーテルから成る群から選択される少なくとも一種の溶媒である、
製造方法。
前記トリフルオロ酢酸のアミン塩は、トリフルオロ酢酸のアルキル置換アミン塩、置換又は無置換のピリジン塩、及びイミダゾール塩から成る群から選択される少なくとも一種のトリフルオロ酢酸のアミン塩である、前記項1に記載の製造方法。
7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトの製造方法であって、
(2)7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを含む組成物を、アルコールに溶解させ、次いで、水と混合して、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを析出させる工程
を含む、製造方法。
前記アルコールは、メタノール、エタノール、プロパノール、及びイソプロパノールから成る群から選択される少なくとも一種のアルコールである、前記項3に記載の製造方法。
前記析出工程において、更に、電解質を添加する、前記項3又は4に記載の製造方法。
前記電解質は、塩化リチウム、塩化ナトリウム、塩化カリウム、塩化セシウム、塩化カルシウム、塩化ルビジウム、塩化バリウム、塩化マグネシウム、塩化ストロンチウム、硫酸ナトリウム、硫酸カリウム、硫酸マグネシウム、硝酸ナトリウム、硝酸カリウム、炭酸水素ナトリウム、炭酸ナトリウム、リン酸水素二ナトリウム、リン酸二水素ナトリウム、ホウ酸ナトリウム、臭化ナトリウム及び臭化カリウムから成る群から選択される無機塩;並びに、酢酸ナトリウム、ギ酸ナトリウム、酢酸アンモニウム及びギ酸アンモニウムから成る群から選択される有機塩;並びに、トリメチルアミン、トリエチルアミンから成る群から選択される有機塩基から成る群から選択される少なくとも一種の電解質である、前記項5に記載の製造方法。
7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトの製造方法であって、
(1)溶媒中、トリフルオロ酢酸のアミン塩の存在下、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジンと、2-シアノエチル テトライソプロピルホスホロジアミダイトとを反応させて、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを含む組成物を得る工程、並びに、
(2)前記7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを含む組成物を、アルコールに溶解させ、次いで、水と混合して、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを析出させる工程
を含み、
前記工程(1)の溶媒は、ジクロロメタン、クロロホルム、テトラヒドロフラン、ジオキサン、ジエチルエーテル、及びジイソプロピルエーテルから成る群から選択される少なくとも一種の溶媒である、
製造方法。
本発明の7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(目的化合物(dDsアミダイト))の製造方法(以下、「本発明のdDsアミダイトの製造方法」とも記す)は、
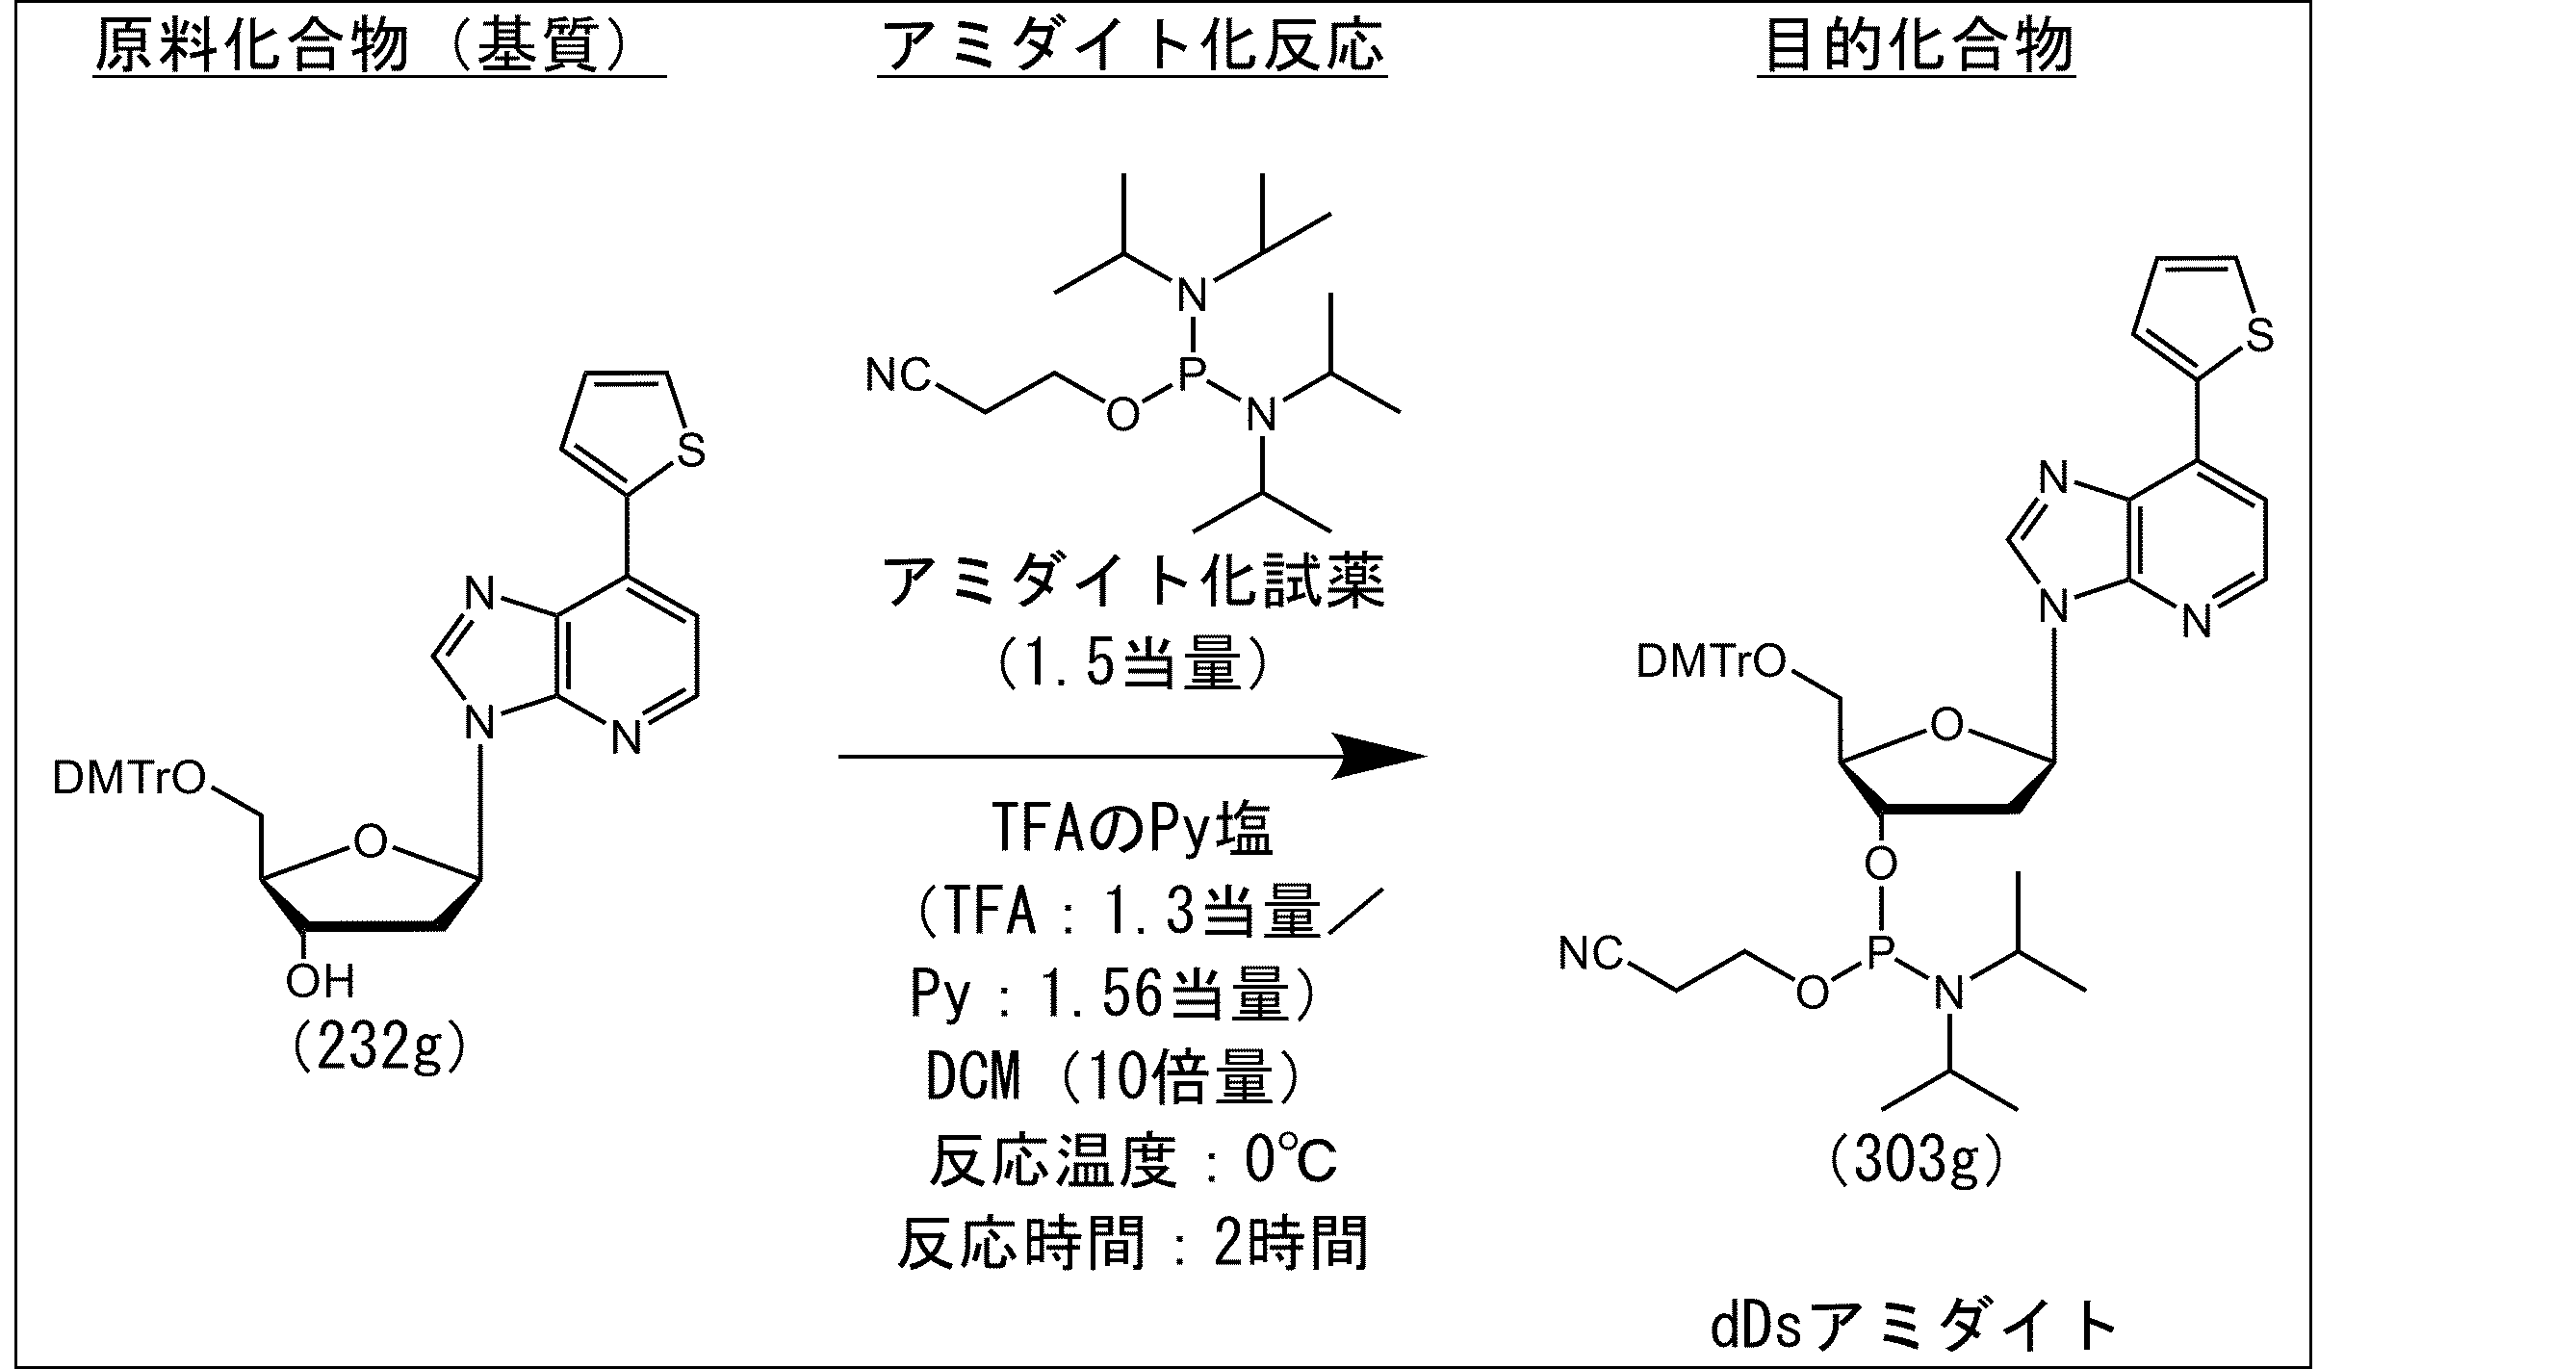
(1)溶媒中、トリフルオロ酢酸のアミン塩の存在下、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン(原料化合物)と、2-シアノエチル テトライソプロピルホスホロジアミダイト(アミダイト化試薬)とを反応させる工程を含み、
前記溶媒は、ジクロロメタン(塩化メチレン、DCM)、クロロホルム(トリクロロメタン、CHCl3)、テトラヒドロフラン(THF)、ジオキサン、ジエチルエーテル(Et2O)、及びジイソプロピルエーテル(IPE)から成る群から選択される少なくとも一種の溶媒である。
本発明のdDsアミダイトの製造方法では、原料化合物は、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジンであり、以下の化学式で表される。
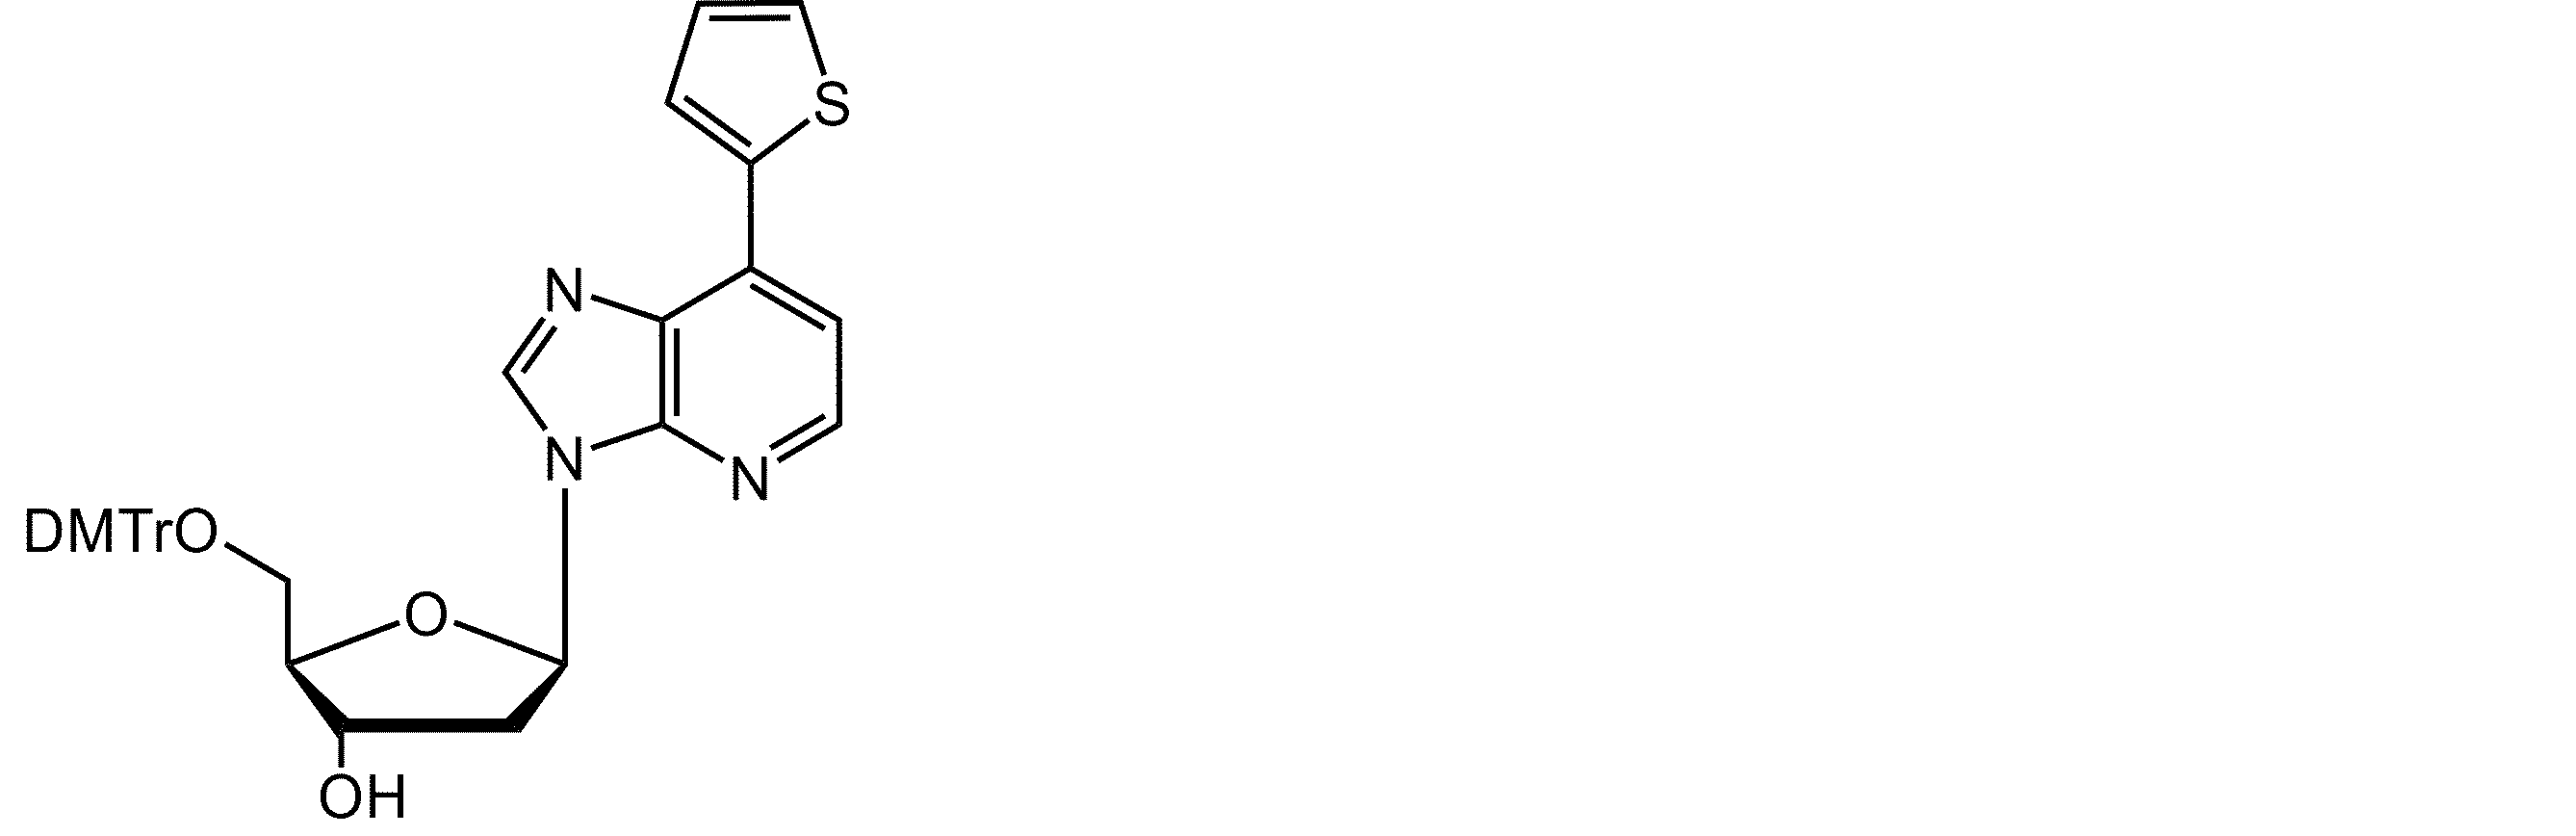
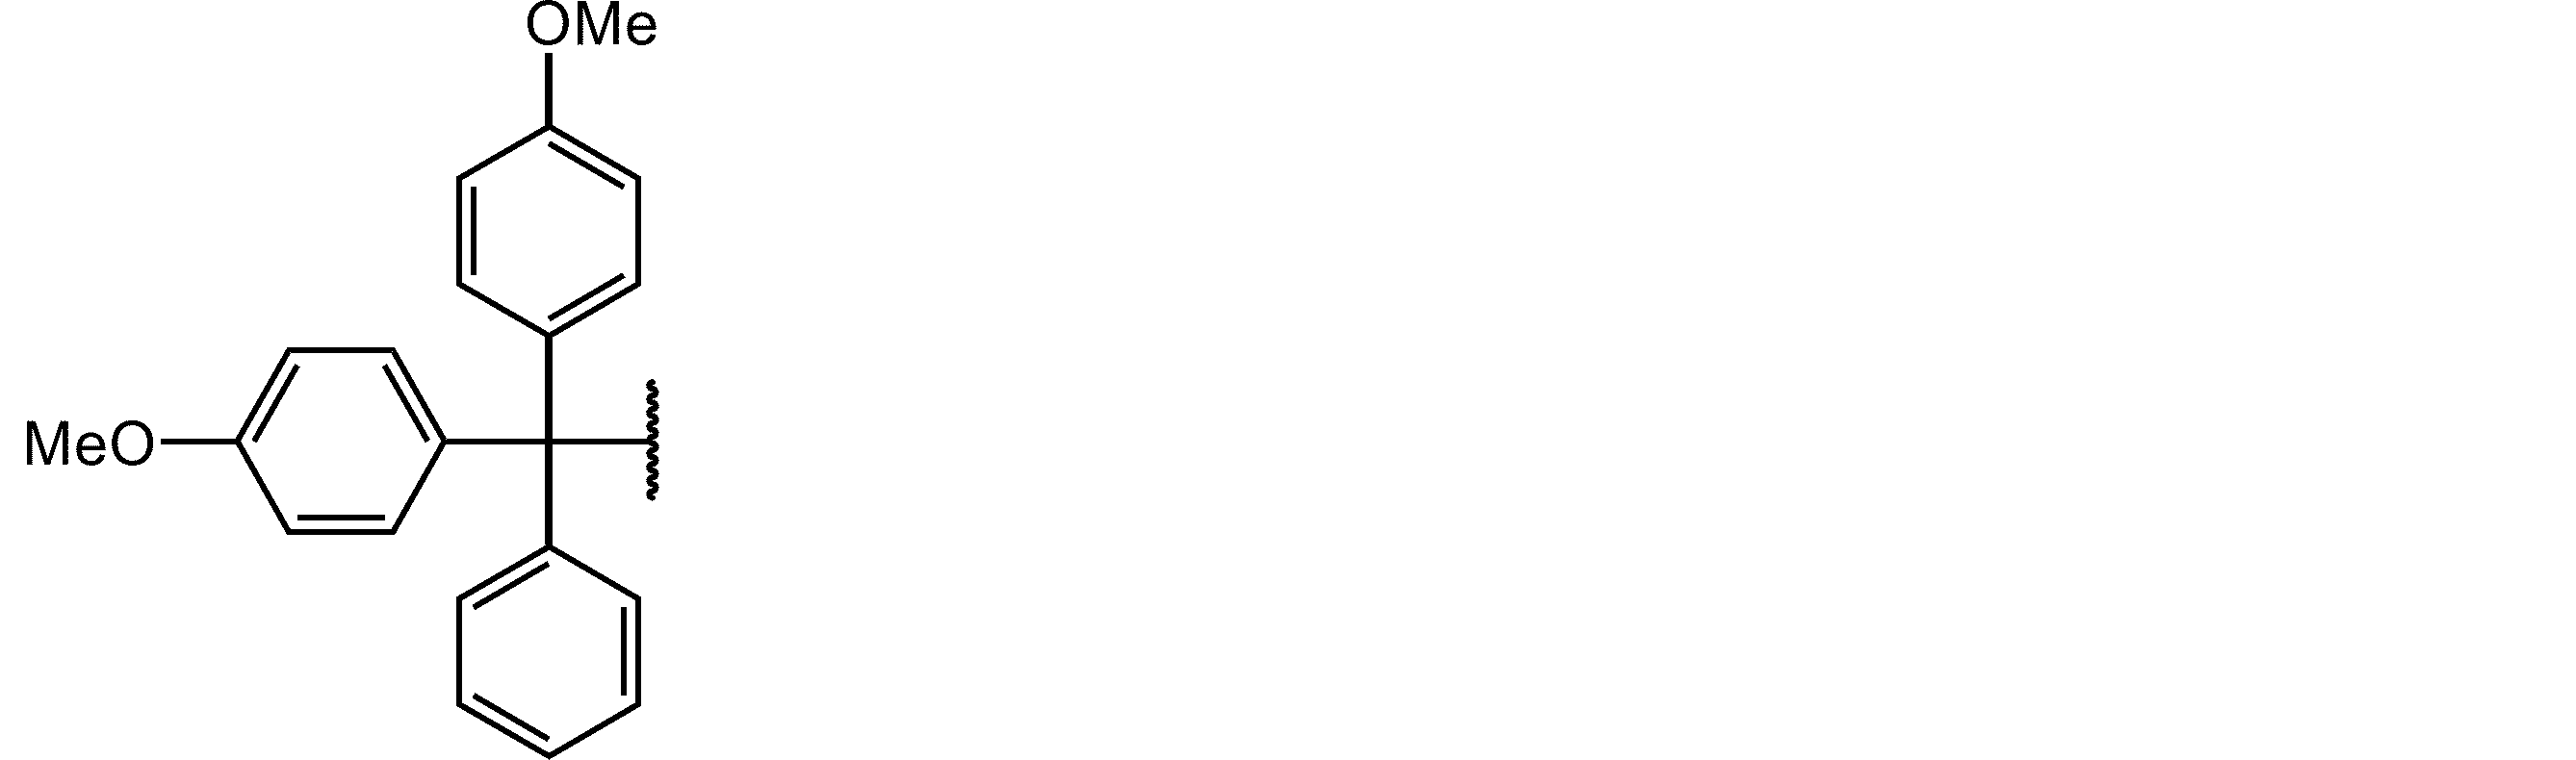
本発明のdDsアミダイトの製造方法では、アミダイト化試薬は、2-シアノエチル テトライソプロピルホスホロジアミダイトであり、以下の化学式で表される。

本発明のdDsアミダイトの製造方法では、溶媒は、ジクロロメタン、クロロホルム、テトラヒドロフラン、ジオキサン、ジエチルエーテル、及びジイソプロピルエーテルから成る群から選択される少なくとも一種の溶媒である。これらの溶媒の中でも、好ましくは、ジクロロメタン、クロロホルム、テトラヒドロフランである。
本発明のdDsアミダイトの製造方法で使用されるトリフルオロ酢酸のアミン塩としては、好ましくは、トリフルオロ酢酸とアミン塩基との複合体であって、トリフルオロ酢酸のアルキル置換アミン塩、置換又は無置換のピリジン塩、及びイミダゾール塩から成る群から選択される少なくとも一種のトリフルオロ酢酸のアミン塩である。 本発明のdDsアミダイトの製造方法で使用されるトリフルオロ酢酸のアミン塩としては、トリフルオロ酢酸とアミン塩基との複合体であって、例えば、トリフルオロ酢酸のトリメチルアンモニウム、トリエチルアンモニウム、ジエチルメチルアンモニウム、トリプロピルアンモニウム、ジイソプロピルエチルアンモニウム等のアルキル置換アミン塩;ジメチルアニリニウム、トリフェニルアンモニウム等のアリール置換アミン塩;トリベンジルアンモニウム等のアラルキル置換アミン塩;テトラメチルエチレンジアミン等のポリアミン塩;ピリジニウム、2-メチルピリジニウム、3-メチルピリジニウム、4-メチルピリジニウム、4-ジメチルアミノピリジニウム、2,6-ジメチルピリジニウム、2,4,6-トリメチルピリジニウム、2,3,4,6-テトラメチルピリジニウム、ペンタメチルピリジニウム等の置換又は無置換のピリジン塩;ピペリジニウム、2,2,6,6-テトラメチルピペリジニウム、N-メチルモルホリニウム等の飽和環状アミン塩、N-メチルイミダゾリウム等のイミダゾール塩等が挙げられ、ポリマーに結合したアミン塩であってもよい。これらの中でも、トリフルオロ酢酸のアルキル置換アミン塩、置換又は無置換のピリジン塩、イミダゾール塩がより好ましく、トリフルオロ酢酸のピリジニウム、N-メチルイミダゾリウム、ジイソプロピルエチルアンモニウムが特に好ましい。
本発明のdDsアミダイトの製造方法では、目的化合物は、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)であり、以下の化学式で表される。
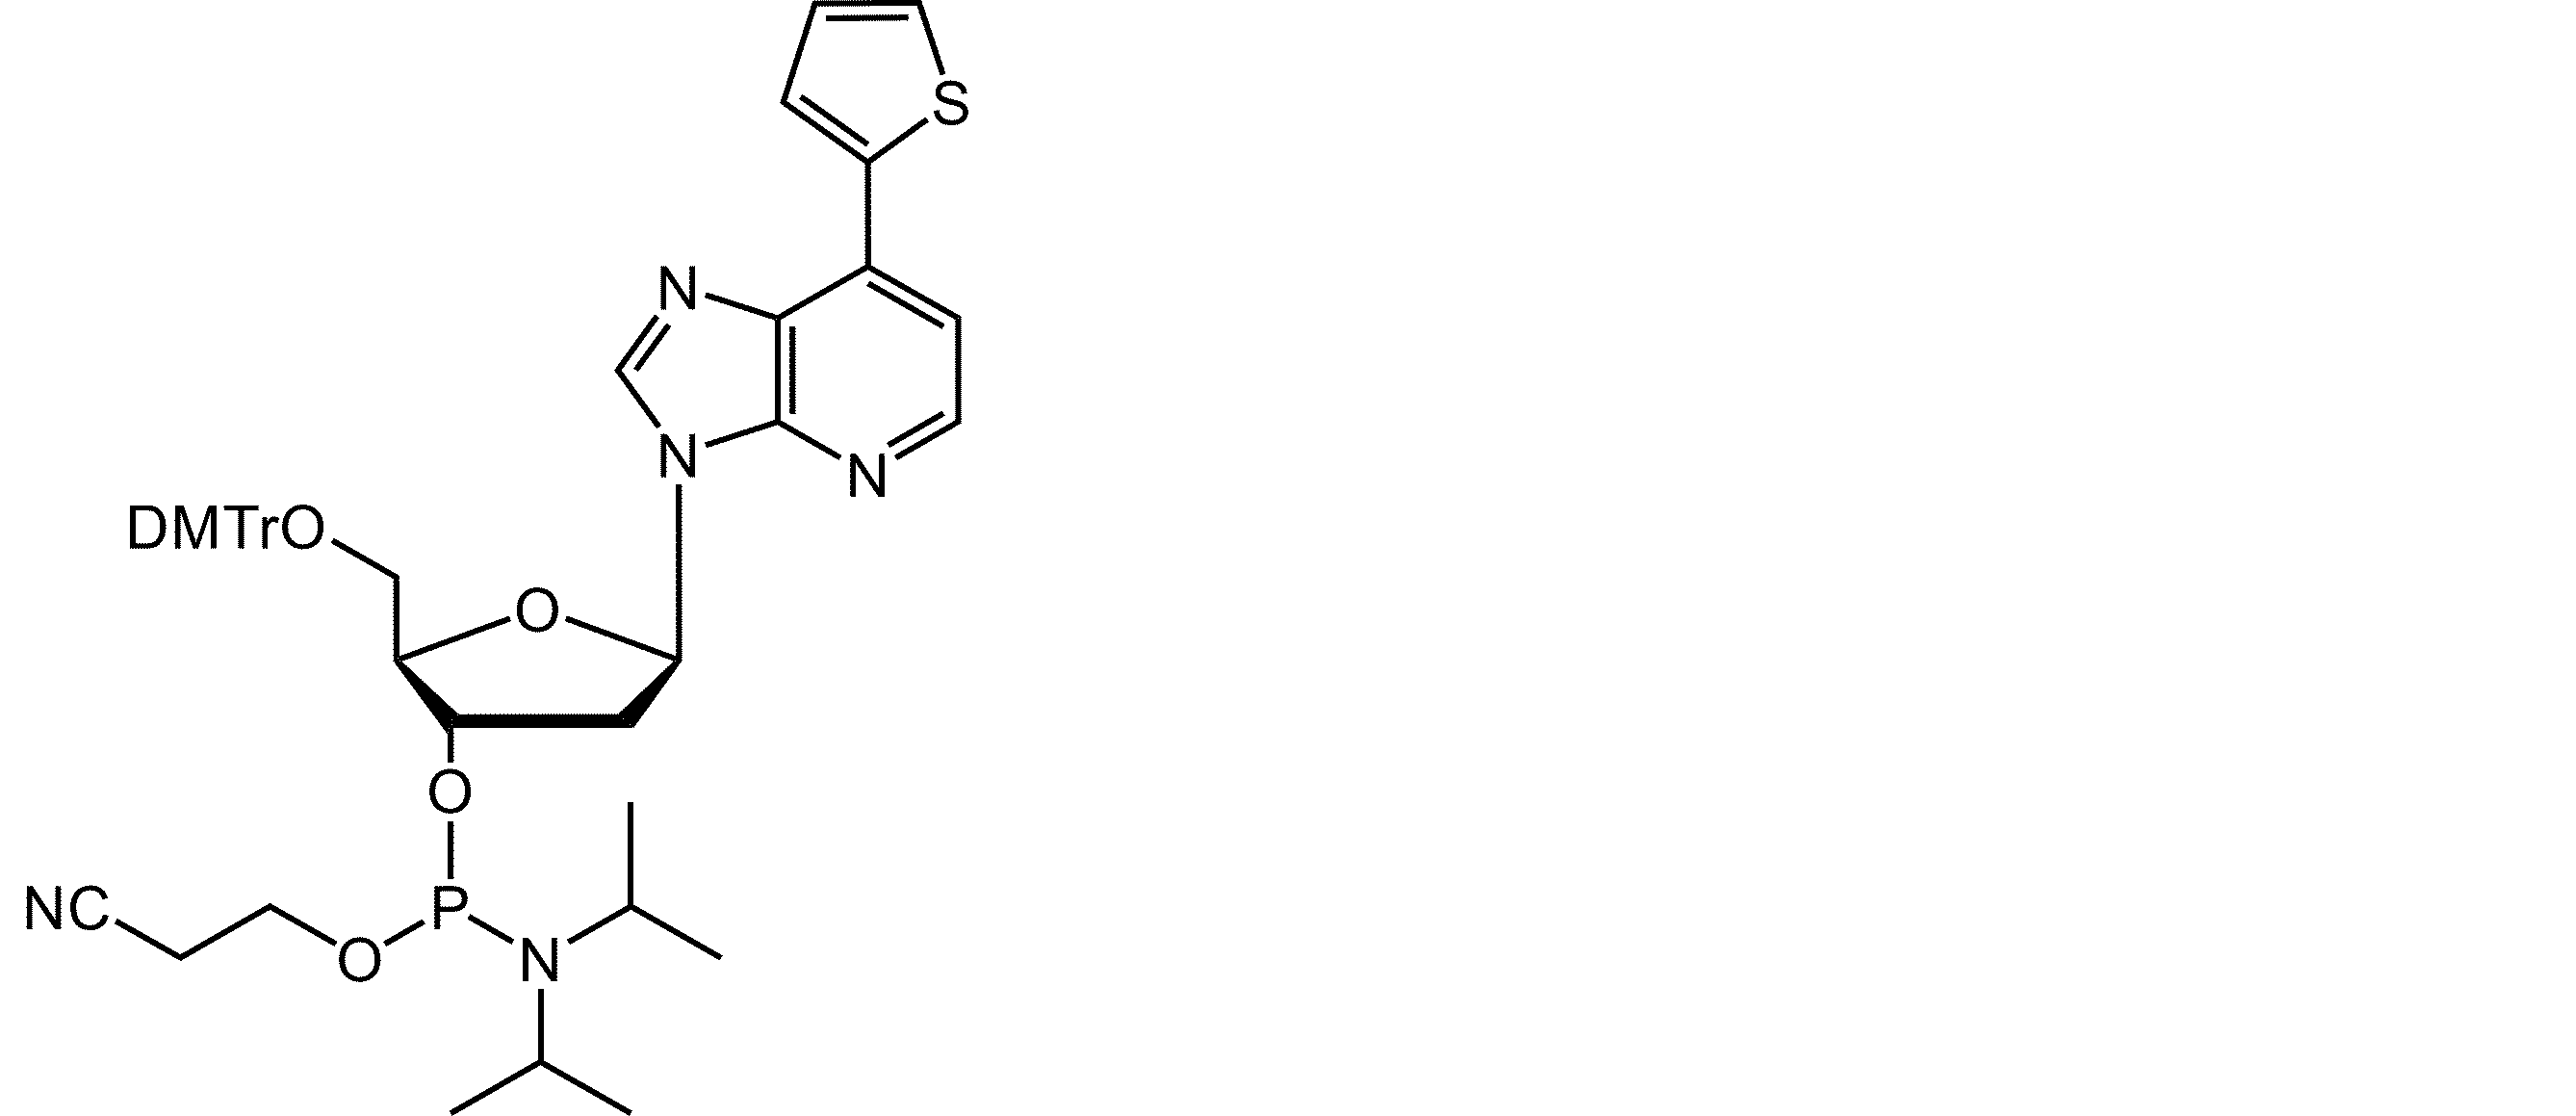
本発明のdDsアミダイトの製造方法では、アミダイト化反応する工程の反応温度は、好ましくは、-20℃~30℃であり、好ましくは、-15℃~20℃であり、更に好ましくは、-10℃~10℃、特に好ましくは、-5℃~5℃である。
本発明の7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)の製造方法(以下、「本発明のdDsアミダイトの製造方法」とも記す)は、
(2)7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)を含む組成物を、先ず、アルコールに溶解させ、次いで、水と混合して(水を添加して)、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)を析出させる工程(晶析工程)を含む。
本発明のdDsアミダイトの製造方法では、前記アルコールは、好ましくは、メタノール、エタノール、プロパノール、及びイソプロパノールから成る群から選択される少なくとも一種のアルコールである。
本発明のdDsアミダイトの製造方法では、析出工程において、先ず、dDsアミダイトを含む組成物をアルコールに溶解させ、次いで、水を添加する事に依り、効率的に、dDsアミダイトを含む組成物から、dDsアミダイトを精製する事が出来る。
本発明のdDsアミダイトの製造方法では、前記析出工程において、好ましくは、更に、電解質を添加して、精製を行う。
本発明のdDsアミダイトの製造方法では、dDsアミダイトを析出する工程において、先ず、dDsアミダイトを含む組成物を、アルコールに溶解させる処理を行う。
更に好ましくは、1時間~6時間である。
本発明の7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)の製造方法(dDsアミダイトの製造方法)は、
(1)溶媒中、トリフルオロ酢酸のアミン塩の存在下、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン(原料化合物)と、2-シアノエチル テトライソプロピルホスホロジアミダイト(アミダイト化試薬)とを反応させて、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(目的化合物(dDsアミダイト))を含む組成物を得る工程、並びに、
(2)前記7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを含む組成物を、アルコールに溶解させ、次いで、水と混合して、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)を析出させる工程
を含み、
前記工程(1)の溶媒は、ジクロロメタン、クロロホルム、テトラヒドロフラン、ジオキサン、ジエチルエーテル、及びジイソプロピルエーテルから成る群から選択される少なくとも一種の溶媒である、
製造方法を包含する。
dDsアミダイトを製造する際に、使用する試薬及び溶媒は、標準的な供給業者から購入し、更に精製する事無く使用した。
高速液体クロマトグラフィー:島津製作所社製
SPD-20MA、LC-20AD、SIL-20ACHT、DGU-20A3R、CTO-20AC、CBM-20A
(1)dDsアミダイトの製造
実施例1
溶媒中、トリフルオロ酢酸のアミン塩の存在下、原料化合物と、2-シアノエチル テトライソプロピルホスホロジアミダイト(アミダイト化試薬)とを反応させて、アミダイト化反応を行い、目的化合物の7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)を製造した。
実施例2~25
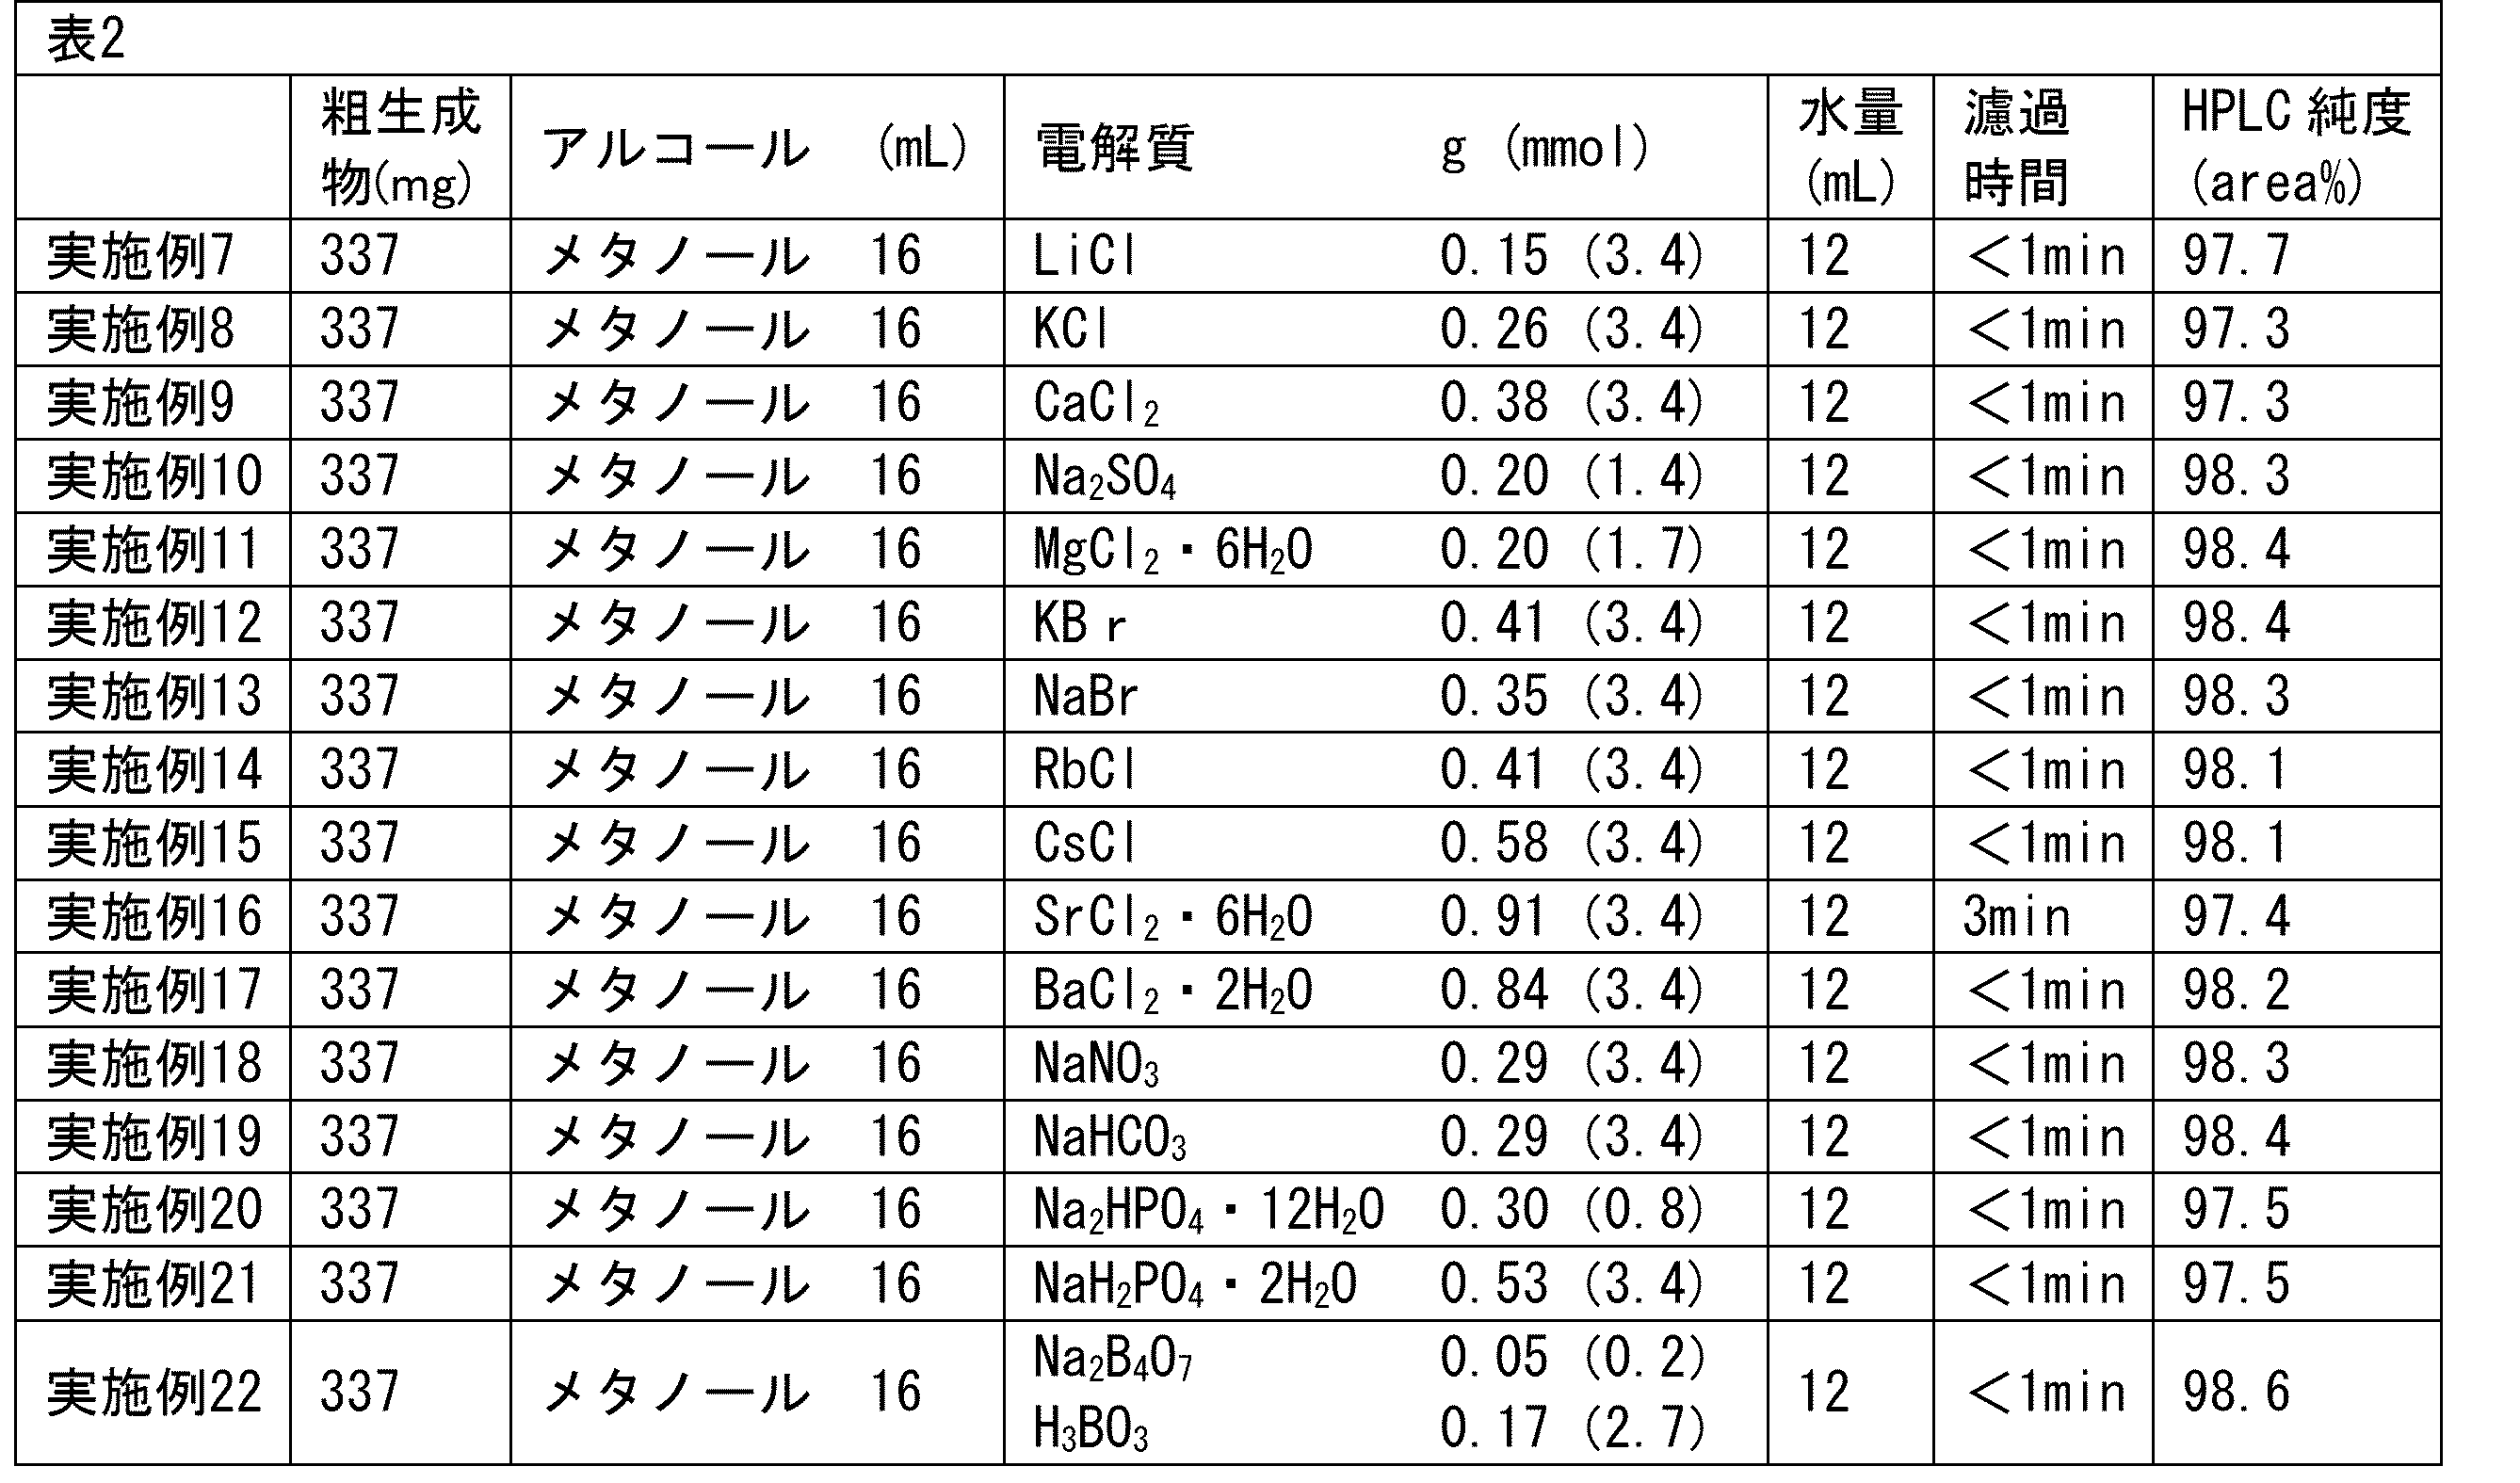
実施例1で得られたdDsアミダイトを含む組成物を、先ず、各種アルコールに溶解させ、次いで、水を添加して、目的化合物のdDsアミダイトを析出(晶析)させる事に依り、dDsアミダイトの精製を行った。
従来技術(国際公開番号WO2007/066737)に記載の方法に基づき、次の操作でdDsアミダイトを合成した。
7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン(原料化合物)を無水アセトニトリルに溶解させ、2-シアノエチル テトライソプロピルホスホロジアミダイト(アミダイト化試薬)及び1H-テトラゾールのアセトニトリル溶液を加え、室温(25℃)で1時間撹拌した。
この反応液の一部をとり、後述する安定性評価試験に供した。
残りの反応液に無水メタノールを加え、反応液を水に注ぎ、1%(v/v)トリエチルアミンを含むジクロロメタンで抽出し、有機層を乾燥、濃縮して、dDsアミダイト粗生成物を得た。その粗生成物の1H NMR、及び31P NMRを、夫々図5及び図7に示す。


反応液中の、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(dDsアミダイト)の安定性を評価した。
実施例26
(1)アミダイト化反応
溶媒中、トリフルオロ酢酸のアミン塩の存在下、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン(原料化合物)と、2-シアノエチル テトライソプロピルホスホロジアミダイト(アミダイト化試薬)とを反応させて、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイト(目的化合物(dDsアミダイト))を含む組成物を得た。
(2)析出処理
前記得られたdDsアミダイトを含む組成物を、先ず、アルコールに溶解させ、次いで、水を添加して、dDsアミダイトを析出させる事に依り、dDsアミダイトを析出させた。
Claims (7)
- 7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトの製造方法であって、
(1)溶媒中、トリフルオロ酢酸のアミン塩の存在下、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジンと、2-シアノエチル テトライソプロピルホスホロジアミダイトとを反応させる工程
を含み、
前記溶媒は、ジクロロメタン、クロロホルム、テトラヒドロフラン、ジオキサン、ジエチルエーテル、及びジイソプロピルエーテルから成る群から選択される少なくとも一種の溶媒である、
製造方法。 - 前記トリフルオロ酢酸のアミン塩は、トリフルオロ酢酸のアルキル置換アミン塩、置換又は無置換のピリジン塩、及びイミダゾール塩から成る群から選択される少なくとも一種のトリフルオロ酢酸のアミン塩である、請求項1に記載の製造方法。
- 7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトの製造方法であって、
(2)7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを含む組成物を、アルコールに溶解させ、次いで、水と混合して、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを析出させる工程
を含む、製造方法。 - 前記アルコールは、メタノール、エタノール、プロパノール、及びイソプロパノールから成る群から選択される少なくとも一種のアルコールである、請求項3に記載の製造方法。
- 前記析出工程において、更に、電解質を添加する、請求項3又は4に記載の製造方法。
- 前記電解質は、塩化リチウム、塩化ナトリウム、塩化カリウム、塩化セシウム、塩化カルシウム、塩化ルビジウム、塩化バリウム、塩化マグネシウム、塩化ストロンチウム、硫酸ナトリウム、硫酸カリウム、硫酸マグネシウム、硝酸ナトリウム、硝酸カリウム、炭酸水素ナトリウム、炭酸ナトリウム、リン酸水素二ナトリウム、リン酸二水素ナトリウム、ホウ酸ナトリウム、臭化ナトリウム及び臭化カリウムから成る群から選択される無機塩;並びに、酢酸ナトリウム、ギ酸ナトリウム、酢酸アンモニウム及びギ酸アンモニウムから成る群から選択される有機塩;並びに、トリメチルアミン、トリエチルアミンから成る群から選択される有機塩基から成る群から選択される少なくとも一種の電解質である、請求項5に記載の製造方法。
- 7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトの製造方法であって、
(1)溶媒中、トリフルオロ酢酸のアミン塩の存在下、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジンと、2-シアノエチル テトライソプロピルホスホロジアミダイトとを反応させて、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを含む組成物を得る工程、並びに、
(2)前記7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを含む組成物を、アルコールに溶解させ、次いで、水と混合して、7-(2-チエニル)-3-[2'-デオキシ-5'-O-(4,4'-ジメトキシトリチル)-β-D-リボフラノシル]-3H-イミダゾ[4,5-b]ピリジン 2-シアノエチル-N,N-ジイソプロピルホスホルアミダイトを析出させる工程
を含み、
前記工程(1)の溶媒は、ジクロロメタン、クロロホルム、テトラヒドロフラン、ジオキサン、ジエチルエーテル、及びジイソプロピルエーテルから成る群から選択される少なくとも一種の溶媒である、
製造方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2021206760A JP7772362B2 (ja) | 2021-12-21 | 2021-12-21 | 人工核酸モノマーの製造方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2021206760A JP7772362B2 (ja) | 2021-12-21 | 2021-12-21 | 人工核酸モノマーの製造方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2023091902A true JP2023091902A (ja) | 2023-07-03 |
| JP7772362B2 JP7772362B2 (ja) | 2025-11-18 |
Family
ID=86995700
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2021206760A Active JP7772362B2 (ja) | 2021-12-21 | 2021-12-21 | 人工核酸モノマーの製造方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP7772362B2 (ja) |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS60239496A (ja) * | 1984-05-11 | 1985-11-28 | Kikkoman Corp | N↑6−置換−アデノシン−3′,5′−環状リン酸及びその塩の製法 |
| JP2002517404A (ja) * | 1998-06-02 | 2002-06-18 | アイシス・ファーマシューティカルス・インコーポレーテッド | オリゴヌクレオチド合成のためのアクチベーター |
| JP2004536125A (ja) * | 2001-07-12 | 2004-12-02 | サンタリス・ファルマ・アクティーゼルスカブ | Lnaホスホラミダイトの製造法 |
| WO2007066737A1 (ja) * | 2005-12-09 | 2007-06-14 | Riken | 核酸の複製の方法及び新規人工塩基対 |
-
2021
- 2021-12-21 JP JP2021206760A patent/JP7772362B2/ja active Active
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS60239496A (ja) * | 1984-05-11 | 1985-11-28 | Kikkoman Corp | N↑6−置換−アデノシン−3′,5′−環状リン酸及びその塩の製法 |
| JP2002517404A (ja) * | 1998-06-02 | 2002-06-18 | アイシス・ファーマシューティカルス・インコーポレーテッド | オリゴヌクレオチド合成のためのアクチベーター |
| JP2004536125A (ja) * | 2001-07-12 | 2004-12-02 | サンタリス・ファルマ・アクティーゼルスカブ | Lnaホスホラミダイトの製造法 |
| WO2007066737A1 (ja) * | 2005-12-09 | 2007-06-14 | Riken | 核酸の複製の方法及び新規人工塩基対 |
Also Published As
| Publication number | Publication date |
|---|---|
| JP7772362B2 (ja) | 2025-11-18 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US4959463A (en) | Intermediates | |
| JP6038860B2 (ja) | リン原子修飾核酸の合成方法 | |
| CN110831951B (zh) | 多重偶联和氧化方法 | |
| JP7484951B2 (ja) | オリゴヌクレオチドの製造方法 | |
| CN109311925B (zh) | 立体限定的氧杂氮杂磷杂环戊烷亚磷酰胺单体与核苷或寡核苷酸的增强的偶联 | |
| JP5364380B2 (ja) | ポリヌクレオチド標識試薬 | |
| CN112533892B (zh) | 烷氧基苯基衍生物、核苷保护体和核苷酸保护体、寡核苷酸制造方法以及取代基除去方法 | |
| JP2019510021A (ja) | アシル保護l−lna−グアノシンモノマー | |
| WO2006116476A1 (en) | Activators for oligonucleotide and phosphoramidite synthesis | |
| CA2844769A1 (en) | Block synthesis of oligoribonucleotides | |
| JPH09510206A (ja) | オリゴヌクレオチドの合成に用いる組成物および方法 | |
| JP2019508438A (ja) | 核配列に組み込むための5−(n−保護−トリプタミノカルボキシアミド)−2’−デオキシウリジンホスホロアミダイトの化合物及び合成方法 | |
| DE69401136T2 (de) | Modifizierte Oligodeoxyribonukleotide, ihre Herstellung und ihre therapeutische Verwendung | |
| JP2794461B2 (ja) | ホスホアミダイト化合物及びそれを用いたオリゴリボヌクレオチドの固相合成法 | |
| BRPI0706586A2 (pt) | sìntese de oligonnucleotìdeos usando ligantes fotocliváveis | |
| WO2019021945A1 (ja) | 可視光域で光架橋可能な光応答性ヌクレオチドアナログ | |
| KR20030081303A (ko) | 올리고뉴클레오티드 합성용 신톤 | |
| JP7772362B2 (ja) | 人工核酸モノマーの製造方法 | |
| JP7075681B2 (ja) | 立体制御オリゴヌクレオチド合成用光学活性セグメントおよびその製造方法、ならびにそれを用いた立体制御オリゴヌクレオチドの合成方法 | |
| WO2011061115A1 (de) | Festphasengebundene nukleoside | |
| JPH0588240B2 (ja) | ||
| CN103936805B (zh) | 一种核苷酸和/或寡核苷酸及其制备方法 | |
| JP7345156B2 (ja) | 二本鎖形成によって19fケミカルシフトの変化を生じさせる方法 | |
| CN106467565A (zh) | 一种脱氧核糖寡核苷酸及其制备方法 | |
| HK40022416A (en) | Multiple coupling & oxidation method |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A711 | Notification of change in applicant |
Free format text: JAPANESE INTERMEDIATE CODE: A712 Effective date: 20230313 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A821 Effective date: 20230313 |
|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20241101 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20250722 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20250724 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20250908 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20250930 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20251029 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 7772362 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |