JP4496357B2 - フッ素置換イリジウム錯体およびこれを用いた発光材料 - Google Patents
フッ素置換イリジウム錯体およびこれを用いた発光材料 Download PDFInfo
- Publication number
- JP4496357B2 JP4496357B2 JP2006514141A JP2006514141A JP4496357B2 JP 4496357 B2 JP4496357 B2 JP 4496357B2 JP 2006514141 A JP2006514141 A JP 2006514141A JP 2006514141 A JP2006514141 A JP 2006514141A JP 4496357 B2 JP4496357 B2 JP 4496357B2
- Authority
- JP
- Japan
- Prior art keywords
- group
- general formula
- carbon atoms
- iridium complex
- hydrogen atom
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
- 0 Cc1cc(-c(c(*)c2-c3ccccc3)c(C)cc2F)*(C)cc1 Chemical compound Cc1cc(-c(c(*)c2-c3ccccc3)c(C)cc2F)*(C)cc1 0.000 description 3
- SCEMKHWGDPXKIJ-UHFFFAOYSA-N O=C(C(F)(F)F)NCc1ncccc1 Chemical compound O=C(C(F)(F)F)NCc1ncccc1 SCEMKHWGDPXKIJ-UHFFFAOYSA-N 0.000 description 1
Images
Classifications
-
- H—ELECTRICITY
- H05—ELECTRIC TECHNIQUES NOT OTHERWISE PROVIDED FOR
- H05B—ELECTRIC HEATING; ELECTRIC LIGHT SOURCES NOT OTHERWISE PROVIDED FOR; CIRCUIT ARRANGEMENTS FOR ELECTRIC LIGHT SOURCES, IN GENERAL
- H05B33/00—Electroluminescent light sources
- H05B33/12—Light sources with substantially two-dimensional [2D] radiating surfaces
- H05B33/14—Light sources with substantially two-dimensional [2D] radiating surfaces characterised by the chemical or physical composition or the arrangement of the electroluminescent material, or by the simultaneous addition of the electroluminescent material in or onto the light source
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F15/00—Compounds containing elements of Groups 8, 9, 10 or 18 of the Periodic Table
- C07F15/0006—Compounds containing elements of Groups 8, 9, 10 or 18 of the Periodic Table compounds of the platinum group
- C07F15/0033—Iridium compounds
-
- C—CHEMISTRY; METALLURGY
- C09—DYES; PAINTS; POLISHES; NATURAL RESINS; ADHESIVES; COMPOSITIONS NOT OTHERWISE PROVIDED FOR; APPLICATIONS OF MATERIALS NOT OTHERWISE PROVIDED FOR
- C09B—ORGANIC DYES OR CLOSELY-RELATED COMPOUNDS FOR PRODUCING DYES, e.g. PIGMENTS; MORDANTS; LAKES
- C09B57/00—Other synthetic dyes of known constitution
- C09B57/10—Metal complexes of organic compounds not being dyes in uncomplexed form
-
- C—CHEMISTRY; METALLURGY
- C09—DYES; PAINTS; POLISHES; NATURAL RESINS; ADHESIVES; COMPOSITIONS NOT OTHERWISE PROVIDED FOR; APPLICATIONS OF MATERIALS NOT OTHERWISE PROVIDED FOR
- C09K—MATERIALS FOR MISCELLANEOUS APPLICATIONS, NOT PROVIDED FOR ELSEWHERE
- C09K11/00—Luminescent materials, e.g. electroluminescent or chemiluminescent
- C09K11/06—Luminescent materials, e.g. electroluminescent or chemiluminescent containing organic luminescent materials
-
- C—CHEMISTRY; METALLURGY
- C09—DYES; PAINTS; POLISHES; NATURAL RESINS; ADHESIVES; COMPOSITIONS NOT OTHERWISE PROVIDED FOR; APPLICATIONS OF MATERIALS NOT OTHERWISE PROVIDED FOR
- C09K—MATERIALS FOR MISCELLANEOUS APPLICATIONS, NOT PROVIDED FOR ELSEWHERE
- C09K2211/00—Chemical nature of organic luminescent or tenebrescent compounds
- C09K2211/10—Non-macromolecular compounds
- C09K2211/1018—Heterocyclic compounds
- C09K2211/1025—Heterocyclic compounds characterised by ligands
- C09K2211/1029—Heterocyclic compounds characterised by ligands containing one nitrogen atom as the heteroatom
-
- C—CHEMISTRY; METALLURGY
- C09—DYES; PAINTS; POLISHES; NATURAL RESINS; ADHESIVES; COMPOSITIONS NOT OTHERWISE PROVIDED FOR; APPLICATIONS OF MATERIALS NOT OTHERWISE PROVIDED FOR
- C09K—MATERIALS FOR MISCELLANEOUS APPLICATIONS, NOT PROVIDED FOR ELSEWHERE
- C09K2211/00—Chemical nature of organic luminescent or tenebrescent compounds
- C09K2211/18—Metal complexes
- C09K2211/185—Metal complexes of the platinum group, i.e. Os, Ir, Pt, Ru, Rh or Pd
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Materials Engineering (AREA)
- Electroluminescent Light Sources (AREA)
Description
実際に、本手法により得られる新規イリジウム錯体が、ピリジン環上にフッ素原子を導入していない公知イリジウム錯体と比較して、その発光が短波長シフトし、優れた青色発光特性を示すことを見出し、本発明を完成するに至った。
(1) 下記一般式(1)で表されるイリジウム錯体。
(2) R3がフッ素原子である前記1に記載のイリジウム錯体。
(3) R6またはR8の少なくとも一つはトリフルオロメチル基である前記1または2に記載のイリジウム錯体。
(4) R5およびR7がともにフッ素原子である前記1乃至3何れかに記載のイリジウム錯体。
(5) L1が、下記一般式(2)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
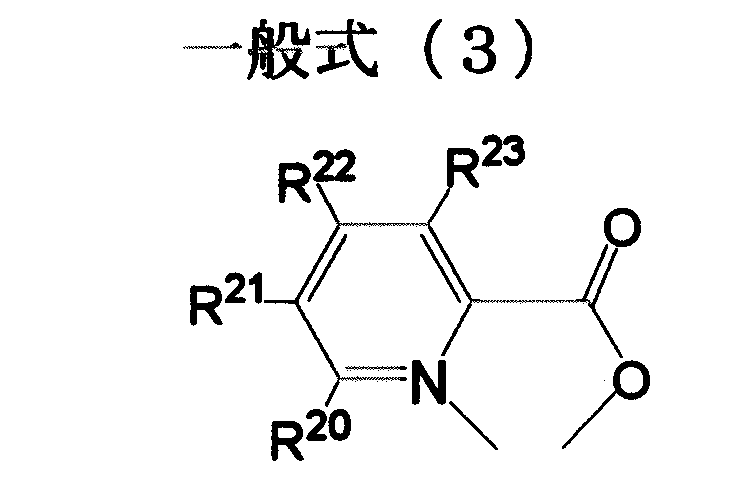
(6) L1が、下記一般式(3)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(7) L1が、下記一般式(4)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(8) L1が、下記一般式(5)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(9) L1が、下記一般式(6)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(10) L1が、下記一般式(7)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(11) L1が、下記一般式(8)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(12) L1が、下記一般式(9)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(13) L1が、下記一般式(10)で表される配位子である前記1乃至4何れかに記載のイリジウム錯体。
(14) 前記1乃至13何れかに記載のイリジウム錯体からなる発光材料
(15) 前記14に記載の発光材料を用いた発光素子
(16) 下記一般式(11)で表されるイリジウム錯体。
(17) 前記16に記載のイリジウム錯体と前記1に記載のL1とを反応させることを特徴とする、前記1乃至13何れかに記載のイリジウム錯体の製造方法。
従来、イリジウム錯体の発光を短波長シフトさせるためには、2−フェニルピリジン誘導体配位子のピリジン環上の置換基に、アルキル基、アミノ基、アルコキシ基、置換アミノ基などのいわゆる電子供与性置換基を導入することが好ましいとされている(特許文献3, 特許文献6など参照)。
一方、ピリジン環上に電子吸引性基を導入したイリジウム錯体においては、その発光が長波長シフトすることは良く知られている。例えば、Journal of the American Chemical Society 2003年 125巻 12971頁には、代表的な電子吸引性基であるトリフルオロメチル基を、2−チエニルピリジンのピリジン環上に導入することにより、発光極大が550nmから563nmへ長波長シフトすることが記載されている。さらに、Chemical
Communication 2001年 1494頁においても、トリフルオロメチル基を2−フェニルピリジンのピリジン環上に導入することにより、発光極大波長が522nmから545nmへ長波長シフトすることが記載されている。
以上のことから、2−フェニルピリジン誘導体配位子のピリジン環上に、電子吸引性であるフッ素原子を導入することにより、そのイリジウム錯体の発光が短波長にシフトすることは上記技術常識からは全く予見できないことであり、本発明者らの、数多くの緻密な実験の積み重ねによって見いだされた予想外の新規な知見である。
また、発光素子を作製する際に、これまで、フッ素置換基を有するイリジウム錯体を用いることにより、フッ素の電気的効果あるいは立体障害によって、分子間相互作用が抑制され、物理的には結晶化が抑制されるために膜質が均一化され、またイリジウム錯体間の相互作用によるエネルギー失括が抑制されるために発光効率が向上し、結果として電気特性の向上、素子安定性の向上が図れることが知られている(特許公開2003-68467号、国際公開第 02/44189号、国際公開第 02/45466号など参照)。
しかしながら、青色発光材料の開発という観点からは、2−フェニルピリジン誘導体配位子のフェニル基上にフッ素原子を導入することは前述のように数多く行われてきたものの、2−フェニルピリジン誘導体配位子のピリジン環上にフッ素原子を導入することは従来行われてこなかった。それは、ピリジン環上にフッ素原子を導入することによって、イリジウム錯体の発光は長波長シフトし、青色発光材料として適さなくなると考えられてきたからである。
本発明では、2−フェニルピリジン誘導体配位子のピリジン環に、置換フェニル基に対しメタ位にフッ素原子を導入することで、青色純度の良好な発光色を得ることができるとともに、さらに、ピリジン環上のフッ素置換基の効果により、真空蒸着法で成膜するときに、昇華温度が低下して蒸着しやすくなり、素子作製の際の真空蒸着時の分解が抑制され、さらにイリジウム錯体間の分子間相互作用が低下し濃度消光が抑制される。本発明のイリジウム錯体を用いることにより、長時間安定した発光が実現できる。
本発明の化合物は、前記一般式(1)で表される構造を有すれば良く、その互変異性体であっても良い。前記一般式(1)で表される化合物の中でも、溶液中または固体状態での発光量子収率は、0.01以上のものが好ましく、0.1以上のものがより好ましく、0.3以上のものがさらに好ましい。発光極大波長としては、500nm以下のものが好ましく、350nm以上500nm以下のものがより好ましく、400nm以上490nm以下のものがさらに好ましく、410nm以上480nm以下のものが特に好ましい。
一般式(1)〜(11)に記載した置換基としては、例えば、アルキル基(好ましくは炭素数1〜20、より好ましくは炭素数1〜10であり、例えばメチル、エチル、イソプロピル、ターシャルブチル、ノルマルオクチル、ノルマルデシル、ノルマルヘキサデシル、シクロプロピル、シクロペンチル、シクロヘキシルなどが挙げられる。)、アルケニル基(好ましくは炭素数2〜20、より好ましくは炭素数2〜10であり、例えばビニル、アリル、2−ブテニル、3−ペンテニルなどが挙げられる。)、アルキニル基(好ましくは炭素数2〜20、より好ましくは炭素数2〜10であり、例えばプロパルギル、3−ペンチニルなどが挙げられる。)、アリール基(好ましくは炭素数6〜20、より好ましくは炭素数6〜12であり、例えばフェニル、p−メチルフェニル、ナフチル、アントラニルなどが挙げられる。)、アミノ基(好ましくは炭素数0〜20、より好ましくは炭素数0〜10であり、例えばアミノ、メチルアミノ、ジメチルアミノ、ジエチルアミノ、ジベンジルアミノ、ジフェニルアミノ、ジトリルアミノなどが挙げられる)。アルコキシ基(好ましくは炭素数1〜20、より好ましくは炭素数1〜10であり、例えばメトキシ、エトキシ、ブトキシ、2−エチルヘキシロキシなどが挙げられる。)、アリールオキシ基(好ましくは炭素数6〜20、より好ましくは炭素数6〜12であり、例えばフェニルオキシ、1−ナフチルオキシ、2−ナフチルオキシなどが挙げられる。)、ヘテロ環オキシ基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばピリジルオキシ、ピラジルオキシ、ピリミジルオキシ、キノリルオキシなどが挙げられる。)、アシル基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばアセチル、ベンゾイル、ホルミル、ピバロイルなどが挙げられる。)、アルコキシカルボニル基(好ましくは炭素数2〜20、より好ましくは炭素数2〜12であり、例えばメトキシカルボニル、エトキシカルボニルなどが挙げられる。)、アリールオキシカルボニル基(好ましくは炭素数7〜20、より好ましくは炭素数7〜12であり、例えばフェニルオキシカルボニルなどが挙げられる。)、アシルオキシ基(好ましくは炭素数2〜20、より好ましくは炭素数2〜10であり、例えばアセトキシ、ベンゾイルオキシなどが挙げられる。)、アシルアミノ基(好ましくは炭素数2〜20、より好ましくは炭素数2〜10であり、例えばアセチルアミノ、ベンゾイルアミノなどが挙げられる。)、アルコキシカルボニルアミノ基(好ましくは炭素数2〜20、より好ましくは炭素数2〜12であり、例えばメトキシカルボニルアミノなどが挙げられる。)、アリールオキシカルボニルアミノ基(好ましくは炭素数7〜20、より好ましくは炭素数7〜12であり、例えばフェニルオキシカルボニルアミノなどが挙げられる。)、スルホニルアミノ基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばメタンスルホニルアミノ、ベンゼンスルホニルアミノなどが挙げられる。)、スルファモイル基(好ましくは炭素数0〜20、より好ましくは炭素数0〜12であり、例えばスルファモイル、メチルスルファモイル、ジメチルスルファモイル、フェニルスルファモイルなどが挙げられる。)、カルバモイル基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばカルバモイル、メチルカルバモイル、ジエチルカルバモイル、フェニルカルバモイルなどが挙げられる。)、アルキルチオ基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばメチルチオ、エチルチオなどが挙げられる。)、アリールチオ基(好ましくは炭素数6〜20、より好ましくは炭素数6〜12であり、例えばフェニルチオなどが挙げられる。)、ヘテロ環チオ基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばピリジルチオ、2−ベンズイミゾリルチオ、2−ベンズオキサゾリルチオ、2−ベンズチアゾリルチオなどが挙げられる。)、スルホニル基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばメシル、トシルなどが挙げられる。)、スルフィニル基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばメタンスルフィニル、ベンゼンスルフィニルなどが挙げられる。)、ウレイド基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばウレイド、メチルウレイド、フェニルウレイドなどが挙げられる。)、リン酸アミド基(好ましくは炭素数1〜20、より好ましくは炭素数1〜12であり、例えばジエチルリン酸アミド、フェニルリン酸アミドなどが挙げられる。)、ヒドロキシ基、メルカプト基、ハロゲン原子(例えばフッ素原子、塩素原子、臭素原子、ヨウ素原子)、シアノ基、スルホ基、カルボキシル基、ニトロ基、ヒドロキサム酸基、スルフィノ基、ヒドラジノ基、イミノ基、ヘテロ環基(好ましくは炭素数1〜12であり、ヘテロ原子としては、例えば窒素原子、酸素原子、硫黄原子、具体的にはイミダゾリル、ピリジル、キノリル、フリル、チエニル、ピペリジル、モルホリノ、ベンズオキサゾリル、ベンズイミダゾリル、ベンズチアゾリル、カルバゾリル基、アゼピニル基などが挙げられる。)、シリル基(好ましくは炭素数3〜30、より好ましくは炭素数3〜24であり、例えばトリメチルシリル、トリフェニルシリルなどが挙げられる。)、シリルオキシ基(好ましくは炭素数3〜30、より好ましくは炭素数3〜24であり、例えばトリメチルシリルオキシ、トリフェニルシリルオキシなどが挙げられる。)などが挙げられる。これらの置換基は更に置換されてもよい。
前記一般式(1)に記載のL1については、好ましくは、含窒素ヘテロ環配位子(例えば、フェニルピリジン誘導体、ピラゾリルピリジン誘導体、ベンズイミダゾリルピリジン誘導体、2,2’―ジピリジルアミン誘導体など、他には特許公開2003-133074号に記載の配位子などが挙げられる)、ジケトン配位子(例えば、アセチルアセトン誘導体など、他には特許公開2005-35902号に記載の配位子などが挙げられる)、カルボン酸配位子(例えば、酢酸誘導体、ピコリン酸誘導体など、他には特許公開2004-349224号に記載の配位子などが挙げられる)、ピラゾリルボレート誘導体(例えば、Inorganic Chemistry
2005年 44巻 1713頁に記載の配位子などが挙げられる)、リン配位子(例えば、ホスフィン誘導体、亜リン酸エステル誘導体など、他には特許公開2002-170684号や特許公開2005-97263号に記載の配位子などが挙げられる)、ハロゲン配位子(好ましくは塩素配位子、フッ素配位子)である。
前記一般式(2)中、R10〜R17は、それぞれR1〜R8と同義であり、好ましい範囲も同じである。
前記一般式(3)中、R20〜R23は、アルキル基、水素原子、または、水酸基が好ましい。
前記一般式(4)に記載のR30〜R32については、アルキル基、水素原子、アリール基または置換アリール基が好ましい。
前記一般式(5)に記載のR40〜R41については、水素原子、アルキル基、フェニル基、置換フェニル基、ピラゾリル基、置換ピラゾリル基、トリアゾリル基、置換トリアゾリル基、ピリジル基、置換ピリジル基、ナフチル基、置換ナフチル基が好ましい。より好ましくは、水素原子、アルキル基、フェニル基、ピラゾリル基、トリアゾリル基である。
前記一般式(6)中、R50〜R53については、それぞれR20〜R23と同義であり、好ましい範囲も同じである。R54〜R57については、それぞれR20〜R23と同義であり、好ましい範囲も同じである。
前記一般式(6)中、X1については、水素原子、フェニル基、置換フェニル基、ピリジル基、置換ピリジル基、ナフチル基、置換ナフチル基が好ましい。より好ましくは、水素原子、置換フェニル基である。
前記一般式(6)中、n3は0または1の整数を表し、1が好ましい。
前記一般式(7)中、R60〜R69については、アルキル基、水素原子、または、水酸基が好ましい。
前記一般式(7)中、Aについては、連結基を表す。炭素数1〜10のアルキレン基、フェニレン基、炭素数7〜20の置換フェニレン基が好ましく、炭素数1〜5のアルキレン基、フェニレン基、炭素数7〜15の置換フェニレン基がさらに好ましい。これらの連結基にシリコンが含有されたのも好ましい。
前記一般式(8)中、YおよびZについては、窒素原子または炭素原子を表す。
前記一般式(8)中、R70〜R73については、それぞれR20〜R23と同義であり、好ましい範囲も同じである。R74、R75については、Yが窒素原子の時はR74は存在せず、Zが窒素原子の時はR75は存在しない。R74、R75としては、水素原子、アルキル基、アリール基又は電子吸引性基であるのが好ましい。電子吸引性基の中でも、フッ素原子、トリフルオロメチル基、アセチル基、メタンスルホニル基、トリフルオロアセチル基、トリフルオロメタンスルホニル基及びシアノ基が好ましく、フッ素原子、トリフルオロメチル基、トリフルオロアセチル基及びトリフルオロメタンスルホニル基がより好ましく、フッ素原子及びトリフルオロメチル基が更に好ましく、トリフルオロメチル基が特に好ましい。
前記一般式(9)中、R80〜R83については、それぞれR20〜R23と同義であり、好ましい範囲も同じである。R84については、好ましくは電子吸引性基であり、より好ましくは置換カルボニル基(アセチル基、ジアルキルアミノカルボニル基、メトキシカルボニル基、パーフルオロフェニルカルボニル基等)、置換スルホニル基(メタンスルホニル基、ベンゼンスルホニル基等)、置換スルホキシド基(メチルスルホキシド基等)又はトリフルオロメチル基であり、更に好ましくはアシル基(アセチル基、トリフルオロメチル基、パーフルオロベンゾイル基等)又は置換スルホニル基であり、特に好ましくはフッ素置換アシル基、フッ素置換アルキルスルホニル基又はフッ素置換アリールスルホニル基である。
前記一般式(10)中、R90については、好ましくは、アルキル基、シクロアルキル基、アルケニル基、アルキニル基、アリール基、アミノ基、アルコキシ基、アリールオキシ基、ハロゲン原子であり、高分子残基であってもよい。
前記一般式(11)中、R100〜R107については、それぞれR1〜R8と同義であり、好ましい範囲も同じである。R108〜R115については、それぞれR1〜R8と同義であり、好ましい範囲も同じである。
一般式(1)に記載の配位子(窒素原子、炭素原子、およびR1〜R8から構成される)としては、例えば、表1に示されるものが好ましく用いられる。
これらのイリジウム錯体の発光が3重項状態のMLCT(Metal to Ligand Charge Transfer)励起状態から生じていると仮定した場合、MLCT励起状態は、中心金属イリジウムのd軌道から配位子のπ*軌道への遷移なので、励起状態では、中心金属イリジウムは1電子酸化され、一方、2−フェニルピリジン誘導体配位子は1電子還元された状態と近似できる。したがって、イリジウム錯体の発光エネルギーは、おおまかにはイリジウム錯体の基底状態における酸化還元電位を測定することで考察できるので、これらイリジウム錯体の電気化学測定(溶媒:MeCN、支持電解質:NBu4BF4、作用電極:白金、対極:白金、参照電極:Ag/AgNO3(0.01
M))を行った。以下に、結果の一例を示すが、下記の本発明化合物は公知化合物と比較して、酸化側の電位については59 mV正側にシフトし、還元側の電位については14
mV正側にシフトしていることがわかった。すなわち、本発明化合物は、公知化合物より59 mVほど酸化されにくく、また14 mVほど還元されやすくなっていることを意味している。
すなわち、置換フェニル基に対しメタ位にフッ素原子を導入したときには、フッ素原子を基準にメタ位に結合している置換フェニル基の電荷密度が低下し、その影響として、中心金属の電荷密度の低下(中心金属のd軌道が下がり、π*軌道とのエネルギー差が大きくなり発光の短波長シフトを引き起こす)の効果が、配位子のπ*軌道の安定化(配位子のπ*軌道が下がり、d軌道とのエネルギー差が小さくなり発光の長波長シフトを引き起こす)の寄与よりも、相対的に大きくなり、その発光が短波長シフトしたものと考えられる。
上記の考察は、実際に、各々のイリジウム錯体の酸化還元電位を測定するとによって裏付けられた。したがって、2−フェニルピリジン誘導体配位子の置換フェニル基に対しメタ位にフッ素原子を導入したイリジウム錯体の発光は、公知イリジウム錯体と比較して短波長シフトし、この現象はフッ素原子の特異な電子的性質によって説明できる。すなわち、2−フェニルピリジン誘導体配位子の置換フェニル基に対しメタ位にフッ素原子を導入することで、公知のイリジウム錯体の発光を短波長シフトさせることができる。
Chemistry 2001年 40巻 1704頁、Chemical Communication 2001年 1494頁、Chemistry Letters
2003年 32巻 252頁などの方法がすべて利用できる。
例えば、前記記号L1に示される配位子と前記一般式(11)で表されるイリジウムダイマーとを共存させ、通常の方法(溶媒の存在下または非存在下、塩基の存在下または非存在下、脱ハロゲン化剤としての銀化合物の存在下または非存在下、常温または加熱すること)で反応させれば良い。窒素雰囲気下、アルゴン雰囲気下で反応を行うのも好ましい。また、加熱手段は特に制約されないが、反応を円滑するために、マイクロ波を照射することも好ましく用いられる。マイクロ波の照射時間は化合物によっても異なるが、1〜90分が望ましく、より好ましくは1〜45分である。マイクロ波の波長に特に制限はないが、2000〜3000MHz、好ましくは2400〜2500MHzである。マイクロ波発振装置としては、市販されている従来公知の発振装置が全て適用できる。また、加熱手段として、オイルバス、マントルヒーター等を用いても良い。その場合の反応時間は、0.5〜24時間が望ましく、より好ましくは0.5〜15時間である。
<実施例1> (D−1)の合成
2−クロロ−4−フルオロピリジンを2g、2,4−ジフルオロフェニルボロン酸を2.64g、1,2−ジメトキシエタンを20mL、炭酸カリウムの2M水溶液24mlを二口フラスコに入れた。この溶液にアルゴンガスを20分間通気した後、テトラキストリフェニルホスフィン(0)パラジウム錯体を0.88g入れた。この溶液を、オイルバスを用いてアルゴン雰囲気下で16時間加熱還流した。有機層を分離回収し溶媒を減圧留去したところ、オレンジ色の固体が得られた。この固体をシリカゲルクロマトグラフィー(溶離液:ジクロロメタンとメタノールの混合溶媒)により分離精製することで、4−フルオロ−2−(2,4−ジフルオロフェニル)ピリジンを2.3g得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) :δ 8.65〜8.68(m, 1H)、8.04〜8.09(m, 1H)、7.52(d, 1H)、7.00−7.04(m,2H)、6.94(dd, 1H).
引き続いて、上記の方法で合成した4−フルオロ−2−(2,4−ジフルオロフェニル)ピリジンを0.71g、3塩化イリジウムn水和物を0.3g、2−エトキシエタノールを20mL、水を8ml、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を30分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧濃縮し、水を添加することで黄色固体を得た。その後、シリカゲルクロマトグラフィー(溶媒:ジクロロメタンとメタノールの混合溶媒)により分離精製した。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 9.10(t, 4H)、8.04(dd, 4H)、6.71(dd, 4H)、6.38(dd, 4H)、5.30(d, 4H).
<実施例2> (D−28)の合成
2−クロロ−4−フルオロピリジンの代わりに、2−ブロモ−6−フルオロピリジンを用いる以外、実施例1と同様に合成することで、6−フルオロ−2−(2,4−ジフルオロフェニル)ピリジンを得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) :δ 8.05〜8.10(m, 1H)、7.83〜7.88(m, 1H)、7.68〜7.71(m, 1H),6.99〜7.03(m, 1H)、6.89〜6.94(m, 2H).
引き続いて、上記の方法で合成した6−フルオロ−2−(2,4−ジフルオロフェニル)ピリジンを用いて、実施例1と同様の方法で(D−28)を合成した。
<実施例3> (D−13)の合成
2,4−ジフルオロフェニルボロン酸の代わりに、4−フルオロフェニルボロン酸を用いる以外、実施例1と同様に合成することで、4−フルオロ−2−(4−フルオロフェニル)ピリジンを得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (アセトン-d6中) :δ 8.65〜8.68(m, 1H)、8.18〜8.23(m, 2H)、7.75(d, 1H)、7.23〜7.28(m,2H)、7.14〜7.18(m, 1H).
引き続いて、上記の方法で合成した4−フルオロ−2−(4−フルオロフェニル)ピリジンを用いて、実施例1と同様の方法で(D−13)を合成した。
<実施例4> (D−14)の合成
2,4−ジフルオロフェニルボロン酸の代わりに、2−フルオロ−5−(トリフルオロメチル)フェニルボロン酸を用いる以外、実施例1と同様に合成することで、4−フルオロ−2−(2−フルオロ−5−トリフルオロメチル)ピリジンを得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (アセトン-d6中) :δ 8.77〜8.80(m, 1H)、8.45(d, 1H)、7.87〜7.90(m, 1H)、7.74(d, 1H)、7.55(t, 1H)、7.30〜7.34(m, 1H).
引き続いて、上記の方法で合成した4−フルオロ−2−(2−フルオロ−5−トリフルオロメチル)ピリジンを用いて、実施例1と同様の方法で(D−14)を合成した。
<実施例5> (B−21)の合成
(D−1)を0.05g、アセチルアセトンを0.6g、炭酸ナトリウムを0.083g、2−エトキシエタノールを20mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を15分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧濃縮し、水を添加することで黄色固体を得た。その後、ジクロロメタンとヘキサンから再結晶し、黄色結晶を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CD2CL2中) : δ 8.38(t, 2H)、7.97(d, 2H)、7.05(dd, 2H)、6.40(dd, 2H)、5.72(d, 2H)、5.33(s, 1H)、1.81(s, 6H).
<実施例6> (B−30)の合成
アセチルアセトンの代わりに、1,3−ジフェニル−1,3−プロパンジオンを用いる以外、実施例5と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CD2CL2中) : δ 8.49(t, 2H)、8.00(d, 2H)、7.78(d, 4H)、7.46(t, 2H)、7.34(t, 4H)、6.97(dd, 2H)、6.63(s, 1H)、6.45(dd, 2H)、5.84(d, 2H).
<実施例7> (B−34)の合成
(D−1)を0.1g、ピコリン酸ナトリウムを0.056g、2−エトキシエタノールを20mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を15分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧濃縮し、水を添加することで黄色固体を得た。その後、ジクロロメタンとヘキサンから再結晶し、黄色結晶を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 8.70(t, 1H)、8.35(d,1H)、7.94〜8.03(m,3H)、7.77(d,1H)、7.46(dd,1H)、7.36(t,1H)、6.99(dd,1H)、6.77(dd,1H)、6.51(dd,1H)、6.43(dd,1H)、5.85(d,1H)、5.58(1H).
<実施例8> (B−51)の合成
D−1の代わりに、D−28を用いる以外、実施例7と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 8.26(d, 1H)、8.14〜8.17(m,2H)、7.85〜7.91(m,3H)、7.77(d,1H)、7.33(dd,1H)、6.82(d,1H)、6.71(d,1H)、6.52(dd,1H)、6.44(dd,1H)、5.97(d,1H)、5.61(d,1H).
<実施例9> (B−35)の合成
ピコリン酸ナトリウムの代わりに、3−ヒドロキシピコリン酸および炭酸ナトリウムを用いる以外、実施例7と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 13.49(s,1H)、8.63(t, 1H)、8.02(d,1H)、7.96(d,1H)、7.46(d,1H)、7.42(dd,1H)、7.25〜7.31(m,2H)、7.03(dd,1H)、6.84(dd,1H)、6.51(dd,1H)、6.44(dd,1H)、5.80(d,1H)、5.59(d,1H).
<実施例10> (B−36)の合成
ピコリン酸ナトリウムの代わりに、3−メチルピコリン酸および炭酸ナトリウムを用いる以外、実施例7と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 8.73(t, 1H)、8.00(d,1H)、7.95(d,1H)、7.75(d,1H)、7.65(d,1H)、7.35(t,1H)、7.28(dd,1H)、7.00(dd,1H)、6.78(dd,1H)、6.49(dd,1H)、6.42(dd,1H)、5.82(d,1H)、5.57(d,1H)、2.87(s,3H).
<実施例11> (B−52)の合成
ピコリン酸ナトリウムの代わりに、ニコチン酸ナトリウムを用いる以外、実施例7と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 10.82(s,1H)、9.22(t, 1H)、8.21(d,1H)、8.07(d,1H)、7.97(d,1H)、7.85(d,1H)、7.60(d,1H)、7.18(dd,1H)、7.05〜7.13(m,1H)、6.71(dd,1H)、6.38〜6.48(m,2H)、5.76(d,1H)、5.61(d,1H).
<実施例12> (B−53)の合成
ピコリン酸ナトリウムの代わりに、5−ブロモニコチン酸および炭酸ナトリウムを用いる以外、実施例7と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 10.72(s,1H)、9.11(t, 1H)、8.38(s,1H)、7.99〜8.08(m,2H)、7.86(s,1H)、7.59(t,1H)、7.09(dd,1H)、6.78(dd,1H)、6.39〜6.51(m,2H)、5.75(d,1H)、5.56(d,1H).
<実施例13> (B−72)の合成
2−(2,4−ジフルオロフェニル)ピリジンの代わりに、4−フルオロ−2−(2,4−ジフルオロフェニル)ピリジンを、カリウムテトラキス(1−ピラゾリル)ボレートの代わりに、カリウムジフェニルビス(1−ピラゾリル)ボレートを用いて、Polyhedron 2004年 23巻 419頁に記載の方法と同様に合成した。化合物の同定は、1H―NMRを用いて行った。
<実施例14> (B−71)の合成
2−(2,4−ジフルオロフェニル)ピリジンの代わりに、4−フルオロ−2−(2,4−ジフルオロフェニル)ピリジンを、カリウムテトラキス(1−ピラゾリル)ボレートの代わりに、カリウムヒドロトリス(1−ピラゾリル)ボレートを用いる以外、Polyhedron 2004年 23巻 419頁に記載の方法と同様に合成した。化合物の同定は、1H―NMRを用いて行った。
<実施例15> (B−91)の合成
(D−1)を0.1g、5−(2−ピリジル)−1H−テトラゾールを0.029g、ナトリウムメトキシド28%メタノール溶液を20mg、2−エトキシエタノールを12mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を15分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧濃縮し、水を添加することで黄色固体を得た。その後、ジクロロメタンとヘキサンから再結晶し、黄色結晶を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 8.49(d,1H)、7.95〜8.03(m, 3H)、7.81(d,1H)、7.56(t,1H)、7.33〜7.37(m,2H)、6.76(dd,1H)、6.69(dd,1H)、6.57(dd,1H)、6.51(dd,1H)、5.84(d,1H)、5.72(d,1H).
<実施例16> (B−106)の合成
(D−1)を0.1g、2,2’−ジピリジルアミンを0.033g、2−エトキシエタノールを12mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を5分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧濃縮し、NH4PF6飽和水溶液を加え、レモン色固体を得た。その後、水とヘキサンで洗浄し、減圧乾燥した。化合物の同定は、1H―NMRおよびエレクトロースプレーイオン化質量分析を用いて行い、M/Z=744(B−106のカチオン部分に相当)の親イオンピークを観測した。
1H―NMR (CDCL3中) : δ 8.81(s,1H)、8.14(t, 2H)、8.04(dd,2H)、7.77(dd,2H)、7.57(d,2H)、7.48(d,2H)、7.03(dd,2H)、6.77(dd,2H)、6.53(dd,2H)、5.60(d,2H).
<実施例17> (B−118)の合成
(D−1)を0.1g、式(U)で表される配位子を0.048g、ナトリウムメトキシド28%メタノール溶液を20mg、2−エトキシエタノールを12mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を45秒間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧留去することで黄色固体を得た。その後、ジクロロメタンとヘキサンから2回再結晶し、黄色結晶を得た。化合物の同定は、1H―NMRを用いて行った。
<実施例18> (B−136)の合成
(D−1)を0.05g、1,2−ビス(ジフェニルホスフィノ)ベンゼンを0.038g、2−エトキシエタノールを20mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を5分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧濃縮し、NH4PF6飽和水溶液を加え、白色固体を得た。その後、水とペンタンで洗浄し、減圧乾燥した。化合物の同定は、1H―NMRおよびエレクトロースプレーイオン化質量分析を用いて行い、M/Z=1056((B−136)のカチオン部分に相当)の親イオンピークを観測した。
1H―NMR (CDCL3中) : δ 8.07〜8.14(m, 4H)、7.46〜7.58(m, 12H)、7.29(t,2H)、7.16(t,2H)、6.91〜6.96(m,4H)、6.59(dd,2H)、6.52(dd,4H)、6.17〜6.20(m,2H)、5.59〜5.62(m,2H).
<実施例19> (B−138)の合成
1,2−ビス(ジフェニルホスフィノ)ベンゼンの代わりに、ビス(ジフェニルホスフィノ)メタンを用いる以外、実施例18と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRおよびエレクトロースプレーイオン化質量分析を用いて行い、M/Z=1006((B−138)のカチオン部分に相当)の親イオンピークを観測した。
<実施例20> (B−137)の合成
1,2−ビス(ジフェニルホスフィノ)ベンゼンの代わりに、シス−1,2−ビス(ジフェニルホスフィノ)エチレンを用いる以外、実施例18と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRおよびエレクトロースプレーイオン化質量分析を用いて行い、M/Z=994((B−137)のカチオン部分に相当)の親イオンピークを観測した。
<実施例21> (B−148)の合成
(D−1)を0.1g、亜リン酸トリエチルを0.028g、2−エトキシエタノールを12mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を5分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、溶媒を減圧濃縮し、水を添加することで黄色固体を得た。その後、ジクロロメタンとヘプタンから再結晶し、黄色結晶を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CD2CL2中) : δ 9.78(t,1H)、9.29(t, 1H)、8.02(m,1H)、7.96(m,1H)、7.04(dd,1H)、6.94(dd,1H)、6.35〜6.43(m,2H)、5.82(d,1H)、5.45(t,1H)、3.83〜3.97(m,6H)、1.06(t,9H).
<実施例22> (B−12)の合成
3塩化イリジウムn水和物を0.03g、4−フルオロ−2−(4−フルオロフェニル)ピリジンを0.813g、エチレングリコールを12mL、をナスフラスコに入れた。このナスフラスコをマイクロ波発振装置(HITACHI製、MR−250)に入れ、反応装置の上部には還流冷却管を取り付けた。還流冷却管の上部からはテフロン(登録商標)管を通じて、この溶液にアルゴンガスを20分間通気した。その後、マイクロ波(2450MHz)を90分間照射した。この溶液を室温まで冷却した後、アルゴンガスを止め、ろ過して得られた固体をメタノールで洗浄後、シリカゲルカラムクロマトグラフィー(溶媒:ジクロロメタンとメタノールの混合溶媒)により分離精製した。化合物の同定は、1H―NMRを用いて行い、フェイシャル体とメリジオナル体が得られたことがわかった。
フェイシャル体:1H―NMR (CD2CL2中) : δ 7.62(dd,3H)、7.56(d, 3H)、7.50(t,3H)、6.75(dd,3H)、6.65(dd,3H)、6.35(d,3H).
メリジオナル体:1H―NMR (CD2CL2中) : δ 7.60〜7.64(m,3H)、7.48〜7.57(m, 4H)、7.37(s,1H)、7.33(d,1H)、6.72〜6.76(m,2H)、6.60〜6.65(m,3H)、6.57(d,1H)、6.32〜6.40(m,3H).
<実施例23> (B−50)の合成
(D−1)の代わりに、(D−13)を用いる以外、実施例7と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CDCL3中) : δ 8.69(t, 1H)、8.34(d,1H)、7.94(dd,1H)、7.76(d,1H)、7.46〜7.59(m,4H)、7.41(dd,1H)、7.34(t,1H)、6.95(dd,1H)、6.68〜6.75(m,2H)、6.63(dd,1H)、6.04(d,1H)、5.80(d,1H).
<実施例24> (B−47)の合成
(D−1)の代わりに、(D−14)を用いる以外、実施例7と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
1H―NMR (CD2CL2中) : δ 8.29(d, 1H)、8.01〜8.08(m,2H)、7.86〜7.91(m,2H)、7.57(d,1H)、7.35〜7.46(m,3H)、6.84〜6.96(m,3H)、6.62(d,1H)、6.39(d,1H).
<実施例25> (B−1)の合成
4−フルオロ−2−(4−フルオロフェニル)ピリジンの代わりに4−フルオロ−2−(2,4−ジフルオロフェニル)ピリジンを、それぞれ用いる以外、実施例22と同様に合成することで目的化合物を得た。化合物の同定は、1H―NMRを用いて行った。
本発明化合物の発光特性を以下に示す。
本発明化合物(B−34)をTHFに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、470nmであった。発光の量子収率は0.82であり、非常に高い値を示した(キニン硫酸塩の0.5M硫酸溶液中での量子収率0.546を基準とした)。
<比較例1>(フッ素原子が導入されていない場合)
前式(C)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、474nmであった。
<比較例2>(オルト位にフッ素原子を導入した場合)
式(Q)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、494nmであった。
式(R)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、481nmであった。
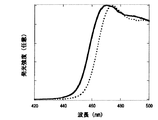
本発明化合物(B−21)をTHFに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、482nmであった。
<比較例4>(フッ素原子が導入されていない場合)
前式(B)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、485nmであった。
<実施例28> 本発明化合物(B−136)
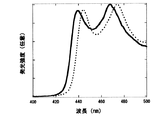
本発明化合物(B−136)をTHFに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、439nm及び468nmであった。
<比較例5>(フッ素原子が導入されていない場合)
前式(D)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、444nm及び474nmであった。
<実施例29> 本発明化合物(B−91)
本発明化合物(B−91)をTHFに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、457nm及び483nmであった。
<比較例6>(フッ素原子が導入されていない場合)
前式(H)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、460nm及び487nmであった。
<実施例30> 本発明化合物(B−118)
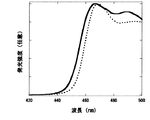
本発明化合物(B−118)をTHFに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、466nm及び489nmであった。
<比較例7>(フッ素原子が導入されていない場合)
前式(N)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、469nm及び496nmであった。
<実施例31> 本発明化合物(B−106)
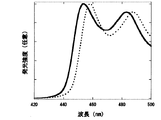
本発明化合物(B−106)をTHFに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、454nm及び483nmであった。
<比較例8>(フッ素原子が導入されていない場合)
式(S)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、458nm及び487nmであった。
本発明化合物(B−148)をTHFに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、455nm及び478nmであった。
<比較例9>(フッ素原子が導入されていない場合)
式(T)で表される化合物のTHF中での発光スペクトルを測定したところ、発光極大波長は、457nm及び485nmであった。
<実施例33> 本発明化合物(B−12)
本発明化合物(B−12)をトルエンに溶解させ、アルゴンガスを通気した後、島津製作所製RF−5300PCを用いて、室温での発光スペクトルを測定したところ、発光極大波長は、478nmであった。
<比較例10>(フッ素原子が導入されていない場合)
式(V)で表される化合物のトルエン中での発光スペクトルを測定したところ、発光極大波長は、483nmであった。
Claims (16)
- 下記一般式(1)で表されるイリジウム錯体。
- R6またはR8の少なくとも一つはトリフルオロメチル基である請求項1に記載のイリジウム錯体。
- R5およびR7がともにフッ素原子である請求項1または2に記載のイリジウム錯体。
- L1が、下記一般式(2)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(3)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(4)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(5)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(6)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(7)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(8)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(9)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- L1が、下記一般式(10)で表される配位子である請求項1乃至3何れかに記載のイリジウム錯体。
- 請求項1乃至12何れかに記載のイリジウム錯体からなる発光材料。
- 請求項13に記載の発光材料を用いた発光素子。
- 下記一般式(11)で表されるイリジウム錯体。
- 請求項15に記載のイリジウム錯体と請求項1に記載のL1とを反応させることを特徴とする、請求項1乃至12何れかに記載のイリジウム錯体の製造方法。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2004166824 | 2004-06-04 | ||
| JP2004166824 | 2004-06-04 | ||
| PCT/JP2005/010234 WO2005118606A1 (ja) | 2004-06-04 | 2005-06-03 | フッ素置換イリジウム錯体およびこれを用いた発光材料 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JPWO2005118606A1 JPWO2005118606A1 (ja) | 2008-04-03 |
| JP4496357B2 true JP4496357B2 (ja) | 2010-07-07 |
Family
ID=35462878
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2006514141A Expired - Lifetime JP4496357B2 (ja) | 2004-06-04 | 2005-06-03 | フッ素置換イリジウム錯体およびこれを用いた発光材料 |
Country Status (2)
| Country | Link |
|---|---|
| JP (1) | JP4496357B2 (ja) |
| WO (1) | WO2005118606A1 (ja) |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2018014078A1 (en) * | 2016-07-18 | 2018-01-25 | University Of South Australia | Iridium complexes for cellular imaging |
| KR101929690B1 (ko) * | 2014-08-28 | 2018-12-14 | 다나카 기킨조쿠 고교 가부시키가이샤 | 유기 전계 발광 소자용의 유기 이리듐 착체 |
| KR101929238B1 (ko) * | 2016-01-14 | 2018-12-14 | 고려대학교 세종산학협력단 | 유기발광 화합물 및 이를 포함하는 유기발광소자 |
Families Citing this family (43)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR100682858B1 (ko) * | 2003-06-26 | 2007-02-15 | 삼성에스디아이 주식회사 | 유기 금속 착물 및 이를 채용한 유기 전계 발광 소자 |
| TW200722500A (en) * | 2005-10-07 | 2007-06-16 | Solvay | Light-emitting material |
| JP2007217364A (ja) * | 2006-02-17 | 2007-08-30 | National Institute Of Advanced Industrial & Technology | 新規金属錯体およびこれを用いた発光材料 |
| JP4785594B2 (ja) * | 2006-03-31 | 2011-10-05 | キヤノン株式会社 | イリジウム錯体の製造方法、有機エレクトロルミネッセンス素子および表示装置 |
| JP5127206B2 (ja) * | 2006-11-28 | 2013-01-23 | キヤノン株式会社 | 金属錯体化合物、有機発光素子及び表示装置 |
| FR2921062A1 (fr) | 2007-09-17 | 2009-03-20 | Commissariat Energie Atomique | Composes utiles comme ligands et notamment comme chromophores organiques de complexation des lanthanides et leurs applications |
| JP5158797B2 (ja) * | 2007-10-10 | 2013-03-06 | 独立行政法人産業技術総合研究所 | イリジウム錯体及びその製造方法 |
| DE102008033563A1 (de) * | 2008-07-17 | 2010-01-21 | Merck Patent Gmbh | Komplexe mit kleinen Singulett-Triplett-Energie-Abständen zur Verwendung in opto-elektronischen Bauteilen (Singulett-Harvesting-Effekt) |
| DE102008048336A1 (de) | 2008-09-22 | 2010-03-25 | Merck Patent Gmbh | Einkernige neutrale Kupfer(I)-Komplexe und deren Verwendung zur Herstellung von optoelektronischen Bauelementen |
| CN102227438B (zh) * | 2008-11-28 | 2014-06-25 | 独立行政法人理化学研究所 | 新型的化合物及其利用 |
| EP2393820A4 (en) * | 2009-02-06 | 2013-03-13 | Solvay | IRIDIUM COMPLEX EMITTING PHOSPHORESCENT LIGHT CONTAINING LIGAND PYRIDYLTRIAZOLE |
| JP4542607B1 (ja) * | 2009-08-31 | 2010-09-15 | 富士フイルム株式会社 | イリジウム錯体を昇華精製する方法、及び有機電界発光素子の製造方法 |
| MX2009013486A (es) | 2009-12-10 | 2011-06-14 | Univ Guanajuato | Sintesis de 8-aminoborodipirrometenos con fluorescencia azul. |
| JP2011061217A (ja) * | 2010-10-08 | 2011-03-24 | Konica Minolta Holdings Inc | 有機エレクトロルミネッセンス素子、照明装置及び表示装置 |
| CA2822902C (en) * | 2011-02-09 | 2019-04-30 | F. Hoffmann-La Roche Ag | New iridium-based complexes for ecl |
| SG192675A1 (en) * | 2011-02-09 | 2013-09-30 | Hoffmann La Roche | New iridium-based complexes for ecl |
| WO2012114940A1 (ja) * | 2011-02-24 | 2012-08-30 | 独立行政法人理化学研究所 | 新規錯体化合物、及びその利用 |
| WO2013013754A1 (en) | 2011-07-25 | 2013-01-31 | Merck Patent Gmbh | Copolymers with functionalized side chains |
| US9246103B2 (en) | 2011-07-25 | 2016-01-26 | Merck Patent Gmbh | Polymers and oligomers with functionalized side groups |
| DE102011079847A1 (de) * | 2011-07-26 | 2013-01-31 | Eberhard-Karls-Universität Tübingen | Komplexverbindungen mit anionischen Liganden mit zwei P-Donoren und ihre Verwendung im opto-elektronischen Bereich |
| DE102011079856A1 (de) | 2011-07-26 | 2013-01-31 | Eberhard-Karls-Universität Tübingen | Komplexverbindungen mit einem Liganden mit einem N- und einem P-Donor und ihre Verwendung im opto-elektronischen Bereich |
| DE102011079857B4 (de) | 2011-07-26 | 2013-03-21 | Eberhard-Karls-Universität Tübingen | Komplexverbindungen mit vierzähnigen Liganden und ihre Verwendung im opto-elektronischen Bereich |
| CN102898475A (zh) * | 2011-07-29 | 2013-01-30 | 海洋王照明科技股份有限公司 | 含铱有机电致发光材料及其制备方法、有机电致发光器件 |
| JP5949091B2 (ja) * | 2012-04-25 | 2016-07-06 | 住友化学株式会社 | 発光素子、並びに、銀錯体および該銀錯体を含有する素子用インク |
| WO2013174471A1 (en) | 2012-05-24 | 2013-11-28 | Merck Patent Gmbh | Metal complexes comprising condensed heteroaromatic rings |
| US9540329B2 (en) * | 2012-07-19 | 2017-01-10 | Universal Display Corporation | Organic electroluminescent materials and devices |
| EP2882823B1 (en) | 2012-08-02 | 2017-02-22 | Roche Diagnostics GmbH | New iridium-based complexes for ecl |
| ES2622998T3 (es) | 2012-08-02 | 2017-07-10 | F. Hoffmann-La Roche Ag | Nuevos complejos basados en iridio para EQL |
| WO2014019707A2 (en) | 2012-08-02 | 2014-02-06 | Roche Diagnostics Gmbh | New iridium-based complexes for ecl |
| WO2014019708A1 (en) | 2012-08-02 | 2014-02-06 | Roche Diagnostics Gmbh | New iridium-based complexes for ecl |
| CA2879093C (en) | 2012-08-02 | 2020-10-20 | F. Hoffmann-La Roche Ag | Bis-iridium-complexes for manufacturing of ecl-labels |
| CN104178107A (zh) * | 2013-05-22 | 2014-12-03 | 海洋王照明科技股份有限公司 | 蓝色磷光铱金属配合物、其制备方法及有机电致发光器件 |
| CN104178111A (zh) * | 2013-05-22 | 2014-12-03 | 海洋王照明科技股份有限公司 | 一种蓝光有机电致发光材料及其制备方法和应用 |
| CN104178109A (zh) * | 2013-05-22 | 2014-12-03 | 海洋王照明科技股份有限公司 | 一种蓝光有机电致发光材料及其制备方法和应用 |
| KR20150091942A (ko) * | 2014-02-04 | 2015-08-12 | 삼성전자주식회사 | 유기금속 화합물 및 이를 포함한 유기 발광 소자 |
| JP6525551B2 (ja) * | 2014-04-23 | 2019-06-05 | キヤノン株式会社 | 金属錯体化合物、それを有する有機発光素子及び表示装置 |
| CN110139869B (zh) * | 2016-12-28 | 2022-03-22 | 香港大学 | 二膦基金属配合物、制备方法和使用方法 |
| KR102474204B1 (ko) | 2017-07-21 | 2022-12-06 | 삼성디스플레이 주식회사 | 유기금속 화합물 및 이를 포함하는 유기 발광 소자 |
| US20210363167A1 (en) * | 2018-07-27 | 2021-11-25 | Lawrence Livermore National Security, Llc | Method for the synthesis of iridium organometallic material |
| US12116378B2 (en) | 2018-12-04 | 2024-10-15 | The University Of Hong Kong | Transition metal luminescent complexes and methods of use |
| CN112409249A (zh) * | 2020-10-28 | 2021-02-26 | 桂林理工大学 | 一种6-甲基吡啶-2,3-二羧酸锌配合物及其制备方法 |
| CN114591371A (zh) * | 2020-12-04 | 2022-06-07 | 广东阿格蕾雅光电材料有限公司 | 一种金属络合物及其应用 |
| WO2024142881A1 (ja) * | 2022-12-26 | 2024-07-04 | キヤノン株式会社 | 金属錯体及び有機発光素子 |
Citations (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2002170684A (ja) * | 2000-09-21 | 2002-06-14 | Fuji Photo Film Co Ltd | 発光素子及びイリジウム錯体 |
| JP2003073387A (ja) * | 2001-09-04 | 2003-03-12 | Canon Inc | 金属配位化合物及び有機発光素子 |
| JP2003113164A (ja) * | 2001-07-31 | 2003-04-18 | Mitsubishi Materials Corp | フッ素置換イリジウム錯体の製造方法 |
| JP2003113163A (ja) * | 2001-07-31 | 2003-04-18 | Mitsubishi Materials Corp | フッ素置換イリジウム錯体、その中間体及びその製造方法 |
| JP2003133074A (ja) * | 2001-02-01 | 2003-05-09 | Fuji Photo Film Co Ltd | 遷移金属錯体及び発光素子 |
| JP2004503059A (ja) * | 2000-06-30 | 2004-01-29 | イー・アイ・デュポン・ドウ・ヌムール・アンド・カンパニー | フッ素化フェニルピリジン、フェニルピリミジン及びフェニルキノリンを伴うエレクトロルミネセントイリジウム化合物及びかかる化合物で作られたデバイス |
| JP2004506305A (ja) * | 2000-08-11 | 2004-02-26 | ザ、トラスティーズ オブ プリンストン ユニバーシティ | 有機金属化合物及び放射移行有機電気燐光体 |
| JP2005097263A (ja) * | 2003-08-22 | 2005-04-14 | National Institute Of Advanced Industrial & Technology | 新規イリジウム錯体およびこれを用いた発光材料 |
Family Cites Families (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2001135480A (ja) * | 1999-11-02 | 2001-05-18 | Toray Ind Inc | 発光素子 |
| JP4340401B2 (ja) * | 2000-07-17 | 2009-10-07 | 富士フイルム株式会社 | 発光素子及びイリジウム錯体 |
| KR100865096B1 (ko) * | 2000-11-30 | 2008-10-24 | 캐논 가부시끼가이샤 | 발광 소자 및 표시 장치 |
| JP3963811B2 (ja) * | 2002-09-30 | 2007-08-22 | 富士フイルム株式会社 | 有機電界発光素子 |
| KR100682858B1 (ko) * | 2003-06-26 | 2007-02-15 | 삼성에스디아이 주식회사 | 유기 금속 착물 및 이를 채용한 유기 전계 발광 소자 |
-
2005
- 2005-06-03 JP JP2006514141A patent/JP4496357B2/ja not_active Expired - Lifetime
- 2005-06-03 WO PCT/JP2005/010234 patent/WO2005118606A1/ja not_active Ceased
Patent Citations (8)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2004503059A (ja) * | 2000-06-30 | 2004-01-29 | イー・アイ・デュポン・ドウ・ヌムール・アンド・カンパニー | フッ素化フェニルピリジン、フェニルピリミジン及びフェニルキノリンを伴うエレクトロルミネセントイリジウム化合物及びかかる化合物で作られたデバイス |
| JP2004506305A (ja) * | 2000-08-11 | 2004-02-26 | ザ、トラスティーズ オブ プリンストン ユニバーシティ | 有機金属化合物及び放射移行有機電気燐光体 |
| JP2002170684A (ja) * | 2000-09-21 | 2002-06-14 | Fuji Photo Film Co Ltd | 発光素子及びイリジウム錯体 |
| JP2003133074A (ja) * | 2001-02-01 | 2003-05-09 | Fuji Photo Film Co Ltd | 遷移金属錯体及び発光素子 |
| JP2003113164A (ja) * | 2001-07-31 | 2003-04-18 | Mitsubishi Materials Corp | フッ素置換イリジウム錯体の製造方法 |
| JP2003113163A (ja) * | 2001-07-31 | 2003-04-18 | Mitsubishi Materials Corp | フッ素置換イリジウム錯体、その中間体及びその製造方法 |
| JP2003073387A (ja) * | 2001-09-04 | 2003-03-12 | Canon Inc | 金属配位化合物及び有機発光素子 |
| JP2005097263A (ja) * | 2003-08-22 | 2005-04-14 | National Institute Of Advanced Industrial & Technology | 新規イリジウム錯体およびこれを用いた発光材料 |
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR101929690B1 (ko) * | 2014-08-28 | 2018-12-14 | 다나카 기킨조쿠 고교 가부시키가이샤 | 유기 전계 발광 소자용의 유기 이리듐 착체 |
| KR101929238B1 (ko) * | 2016-01-14 | 2018-12-14 | 고려대학교 세종산학협력단 | 유기발광 화합물 및 이를 포함하는 유기발광소자 |
| WO2018014078A1 (en) * | 2016-07-18 | 2018-01-25 | University Of South Australia | Iridium complexes for cellular imaging |
Also Published As
| Publication number | Publication date |
|---|---|
| WO2005118606A1 (ja) | 2005-12-15 |
| JPWO2005118606A1 (ja) | 2008-04-03 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JPWO2005118606A1 (ja) | フッ素置換イリジウム錯体およびこれを用いた発光材料 | |
| JP4595116B2 (ja) | イリジウム錯体およびこれを用いた発光材料 | |
| JP5273544B2 (ja) | 金属配位化合物およびこれを用いた発光材料 | |
| JP5959590B2 (ja) | 有機電界発光素子 | |
| JP4399429B2 (ja) | 有機電界発光素子 | |
| KR102314519B1 (ko) | 유기 전계발광 소자 | |
| JP5926477B2 (ja) | 金属錯体化合物の製造方法及び有機電界発光素子 | |
| JP4564588B1 (ja) | 有機電界発光素子用材料、及び有機電界発光素子 | |
| KR101166397B1 (ko) | 유기 전계 발광 소자 | |
| JP6014304B2 (ja) | 有機電界発光素子 | |
| CN102307886A (zh) | 含吡啶基三唑配体的磷光铱络合物 | |
| JP4511261B2 (ja) | 有機金属錯体およびこれを採用した有機電界発光素子 | |
| JP2003133074A (ja) | 遷移金属錯体及び発光素子 | |
| JP5881215B2 (ja) | トリスオルトメタル化イリジウム錯体の製造方法及びそれを用いた発光材料並びに発光素子 | |
| JP4756273B2 (ja) | オルトメタル化イリジウム錯体の製造方法ならびに製造されたイリジウム錯体からなる発光材料 | |
| JP4542607B1 (ja) | イリジウム錯体を昇華精製する方法、及び有機電界発光素子の製造方法 | |
| JP4811643B2 (ja) | フッ素置換イリジウム錯体及びこれを用いた発光材料 | |
| JP5294242B2 (ja) | 金属配位化合物ならびにこれを用いた発光材料 | |
| JP5158797B2 (ja) | イリジウム錯体及びその製造方法 | |
| KR20100017978A (ko) | 발광 물질로서 사용하기 위한 비피리딘 금속 착물 | |
| CN111574501A (zh) | 基于氧原子链接且含有苯基吖啶的四齿环金属铂(ii)配合物及其应用 | |
| JPWO2005003095A1 (ja) | 金属錯体化合物及びそれを用いた有機エレクトロルミネッセンス素子 | |
| JP2007217364A (ja) | 新規金属錯体およびこれを用いた発光材料 | |
| JP6212098B2 (ja) | 有機電界発光素子 | |
| JP5881216B2 (ja) | トリスオルトメタル化イリジウム錯体の製造方法及びそれを用いた発光材料並びに発光素子 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20090929 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20091127 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20100316 |
|
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20100317 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20130423 Year of fee payment: 3 |
|
| R150 | Certificate of patent or registration of utility model |
Free format text: JAPANESE INTERMEDIATE CODE: R150 Ref document number: 4496357 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20130423 Year of fee payment: 3 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20130423 Year of fee payment: 3 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20140423 Year of fee payment: 4 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| S533 | Written request for registration of change of name |
Free format text: JAPANESE INTERMEDIATE CODE: R313533 |
|
| R350 | Written notification of registration of transfer |
Free format text: JAPANESE INTERMEDIATE CODE: R350 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| EXPY | Cancellation because of completion of term |