JP5143449B2 - 熱又は活性エネルギー線硬化型接着剤 - Google Patents

熱又は活性エネルギー線硬化型接着剤 Download PDF

Info

Publication number
JP5143449B2
JP5143449B2 JP2007052376A JP2007052376A JP5143449B2 JP 5143449 B2 JP5143449 B2 JP 5143449B2 JP 2007052376 A JP2007052376 A JP 2007052376A JP 2007052376 A JP2007052376 A JP 2007052376A JP 5143449 B2 JP5143449 B2 JP 5143449B2
Authority
JP
Japan
Prior art keywords
compound
adhesive
weight
epoxy
group
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Active
Application number
JP2007052376A
Other languages
English (en)
Other versions
JP2008214449A (ja
Inventor
英行 高井
尚 前嶋
篤志 佐藤
且也 圓尾
裕之 平川
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Daicel Corp
Original Assignee
Daicel Corp
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Daicel Corp filed Critical Daicel Corp
Priority to JP2007052376A priority Critical patent/JP5143449B2/ja
Publication of JP2008214449A publication Critical patent/JP2008214449A/ja
Application granted granted Critical
Publication of JP5143449B2 publication Critical patent/JP5143449B2/ja
Active legal-status Critical Current
Anticipated expiration legal-status Critical

Links

Images

Landscapes

  • Adhesives Or Adhesive Processes (AREA)
  • Conductive Materials (AREA)

Description

本発明は、熱又は活性エネルギー線の照射により硬化し、密着性、シール性、接着強度に優れた硬化物を形成することのできる熱又は活性エネルギー線硬化型接着剤、並びにこの接着剤を使用した接着体(例えば、電子機器)及び接着方法に関する。また、本発明は、前記接着剤中に導電性粒子を分散させた異方導電性接着剤、及びこの異方導電性接着剤で接合した電子機器に関するものである。より詳細には、本発明は微細な回路同士の電気的接続、更に詳しくはLCD(液晶ディスプレイ)とフレキシブル回路基板(以下FPC)の接続、COF(Chip On Fpc)やTCP(Tape Carrier Package)との接続や半導体ICとIC搭載用基板のマイクロ接合等に用いることのできる熱又は活性エネルギー線硬化型接着剤、特に接続が可能で密着性、接続信頼性に優れる異方導電性接着剤および該接着剤により電子部品を接合して形成された電子機器に関するものである。
近年、液晶や有機ELが用いられた表示装置が各種携帯機器に搭載され、携帯機器の小型化、薄型化、軽量化が進められている。液晶や有機ELが用いられた表示装置の基板や表示部分には、ガラス、アルミニウム等の金属、PET等の合成樹脂、アセチルセルロース等の半合成樹脂が使用されている。これら材料の中、樹脂で薄膜状のフィルムや、異種材料を簡便に短時間でしかも強力に接着させる接着剤が望まれている。
従来、簡便で短時間に硬化し、接着させるために紫外線等の活性エネルギー線硬化型の接着剤が使用されてきた。活性エネルギー線硬化型接着剤としては、エポキシ基やビニル基を有するカチオン重合性化合物及び活性エネルギー線照射によりカチオンを発生するカチオン重合開始剤を含むカチオン重合型と、ラジカル重合性不飽和基を有するラジカル重合性化合物及び活性エネルギー線照射によりラジカルを発生するラジカル重合開始剤を含むものが知られている。しかしながら、ラジカル重合型の接着剤は硬化速度が比較的速いという特徴がある反面、材料への密着性、加工性が不十分であり、また酸素による硬化阻害があるため、表面の硬化性に劣り、窒素封入などの設備は必要である等の問題がある。一方、カチオン重合型の接着剤は、ラジカル重合型の接着剤と比較して、材料への密着性、加工性が良好であり窒素封入などの設備も必要としないなどの利点がある反面、硬化速度が遅いという問題があった。オキセタニル基を含む脂環式化合物を用いてこの問題を解決した技術が開示されている(例えば、特許文献1参照)が、硬化物の接着強度の良いものが望まれている。とりわけフィルム等の薄膜の接着で密着性の良い接着剤が望まれている。
また、近年、LCDとTCP、あるいはTCPとPCB(プリント配線基板)の接続など、各種微細回路接続の必要性が飛躍的に増大してきており、その接続方法として接着剤樹脂中に導電性粒子を分散させた異方導電性接着剤が使用されてきている。この方法は、接続したい部材間に異方導電性接着剤を挟み加熱加圧することにより、面方向の隣接端子間では電気的絶縁性を保ちつつ、上下端子間では電気的に導通させるものである。この異方導電性接着剤は、高い接続信頼性を得るため熱硬化タイプの樹脂からなる接着剤が用いられ、その中でも被着体との密着性や耐湿信頼性を実現できるエポキシ樹脂系が用いられる(例えば、特許文献2、3参照)。
最近では、LCDモジュールは大画面化、高精度化、狭額縁化され、これに伴って接続ピッチの微細化や接続の細幅化も急速に進んできている。そのため、例えば、LCDとTCPの接続においては、接続時の加熱によるTCPの伸びのために接続部分にずれが生じたり、接続部分が細幅のため接続時の温度でLCD内部の部材が熱的影響を受けたり、また、TCPとPCBの接続においては、PCBが長尺化していたため接続時の加熱によりPCBとLCDが反り、TCPの配線が断線するという問題等が生じてきた。これらの問題を解決するため、十分な接続信頼性を保ちながら、低温で且つ短時間での接続が可能な異方導電性接着剤が求められてきている。
このような市場の要求に対し、エポキシ樹脂系の熱硬化タイプの異方導電性接着剤が提案されている。異方導電性接着剤の中でも、低温で且つ短時間での硬化が可能な異方導電性接着剤としては、ラジカル重合性樹脂、有機過酸化物、熱可塑性エラストマーを配合した樹脂組成物中に導電性粒子を分散させたものも提案されている(例えば、特許文献4参照)。しかし、この樹脂系では、低温短時間での接続は可能であるが、硬化収縮が大きく、各種の被着体に対する接続後の密着性が悪いものがあり、接続信頼性の面でも十分なものではなかった。
一方、分子内に2個の脂環骨格を持つエポキシ化合物が紫外線硬化型の接着剤等として有用であることが知られている。例えば、特開2004−99467号公報(特許文献5)には、ビシクロヘキシル−3,3′−ジエン化合物を有機過カルボン酸によりエポキシ化して、3,4,3′,4′−ジエポキシビシクロヘキシル化合物を得る方法が開示されている。また、ロシア文献(Neftekhimiya,1972,12,353)(非特許文献1)には、ビシクロヘキシル−3,3′−ジエン化合物をt−ブチルハイドロパーオキシドと触媒量の塩化モリブデン(V)を用いてエポキシ化して、3,4,3′,4′−ジエポキシビシクロヘキシル化合物を得る方法が開示されている。そして、特開2004−204228号公報(特許文献6)には、上記の製造法により得られる3,4,3′,4′−ジエポキシビシクロヘキシル化合物を含有する硬化性エポキシ樹脂組成物及びその硬化物が開示されている。また、特開2005−146038号公報(特許文献7)には、3,4,3′,4′−ジエポキシビシクロヘキシル化合物を含む紫外線硬化型接着剤が開示されている。しかし、上記の製造法により得られる3,4,3′,4′−ジエポキシビシクロヘキシル化合物を含有するエポキシ樹脂組成物は、硬化時の反応性が十分でなく、またその硬化物も耐熱性等の点で必ずしも十分満足できる物性を有するものではなかった。また、該エポキシ樹脂組成物を接着剤として用いた場合、十分な接着強度が得られず、また接着強度が一定ではなく信頼性に劣るという問題があった。
特開2003−213243号公報 特開平5−21094号公報 特開2002−327162号公報 特開2000−44905号公報 特開2004−99467号公報 Neftekhimiya,1972,12,353 特開2004−204228号公報 特開2005−146038号公報
本発明の目的は、窒素封入などの設備を必要としない熱或いは紫外線等の活性エネルギー線の照射により、速やかに硬化することができ、耐熱性及び密着性、とりわけフィルム等の薄膜の密着性、および異種材料間の密着性に優れた熱又は活性エネルギー線硬化型接着剤を提供することにある。
本発明の他の目的は、十分な接着強度が得られ、且つ接着強度が一定で接着信頼性の高い熱又は活性エネルギー線硬化型接着剤を提供することにある。
本発明のさらに他の目的は、LCDとTCPとの接続や、TCPとPCBとの接続などの微細回路同士の電気的接続において、低温且つ短時間での接続が可能で、高い密着性、接続信頼性が得られる熱又は活性エネルギー線硬化型接着剤、特に異方導電性接着剤を提供することにある。
本発明の他の目的は、接着或いは接続信頼性の高い電子機器等の接着体、及び被着体の接着方法を提供することにある。
本発明者らは、上記目的を達成するため鋭意検討した結果、以下の知見を得た。すなわち、従来の方法により得られる3,4,3′,4′−ジエポキシビシクロヘキシル化合物を詳細に分析すると、目的物である3,4,3′,4′−ジエポキシビシクロヘキシル化合物のほかに、シクロヘキサン環上のエポキシ基の位置の異なる異性体等が少なからず含まれていることが判明した。従来の方法により得られる3,4,3′,4′−ジエポキシビシクロヘキシル化合物中にこのような異性体が多量に含まれていることはこれまで知られていなかった。この異性体は3,4,3′,4′−ジエポキシビシクロヘキシル化合物と沸点等の物性が近似しているため、一旦生成すると分離は困難である。そこで、このような異性体混入の原因を追究した結果、エポキシ化の原料として用いるビシクロヘキシル−3,3′−ジエン化合物中に、二重結合の位置の異なる異性体が多く含まれていることが分かった。この位置異性体は、例えば、4,4′−ジヒドロキシビシクロヘキシル化合物の脱水反応によりビシクロヘキシル−3,3′−ジエン化合物を合成する場合、副生水の存在により、水の付加、水の脱離が繰り返され、二重結合の位置が移動することにより生成すると考えられる。この異性体もビシクロヘキシル−3,3′−ジエン化合物と沸点等の物性が近似しているため、一旦生成すると分離は困難となる。ビシクロヘキシル−3,3′−ジエン化合物の製造法としては、水添ビフェノール(4,4′−ジヒドロキシビシクロヘキシル)を硫酸水素カリウム等の存在下に溶媒中で分子内脱水させる方法が知られている(特開2000−169399号公報)が、この方法では、固体の水添ビフェノールを溶融させて反応させるため、副生水が系内から抜けにくく副生水が長時間滞留することで、前記異性体及びその他の副生物の生成量が極めて多くなることが分かった。一方、特開2005−97274号公報には、水添ビフェノールを硫酸水素カリウム等の硫酸水素アルカリ金属の存在下に無溶媒で分子内脱水させ、生成する水とビシクロヘキシル−3,3′−ジエンを反応器から速やかに留去して、ビシクロヘキシル−3,3′−ジエンを得る方法が開示されている。この方法によれば、副反応を抑制でき、より純度の高いビシクロヘキシル−3,3′−ジエンを得ることができるが、反応生成物をキャピラリーカラムを用いたガスクロマトグラフィーにより詳細に分析すると、この製造法においても、ビシクロヘキシル−3,3′−ジエンとその異性体との比率は精々80:20であり、異性体がかなり含まれていることが判明した。そこで、異性体の含有量の少ないビシクロヘキシル−3,3′−ジエン化合物の製造法について種々検討したところ、水添ビフェノールを特定の反応条件下で分子内脱水反応させると、異性体含有比率の極めて少ないビシクロヘキシル−3,3′−ジエンを簡易に且つ高い収率で得られることを見いだした。そして、このようにして得られた異性体含有比率の極めて少ないビシクロヘキシル−3,3′−ジエンを原料に用いてエポキシ化すると、異性体含有比率の極めて少ない3,4,3′,4′−ジエポキシビシクロヘキシルが得られ、このような3,4,3′,4′−ジエポキシビシクロヘキシルを含む硬化性エポキシ樹脂組成物を硬化させた場合には、硬化反応が極めて速くなるだけでなく、硬化物のガラス転移温度が上昇し、耐熱性等の物性が大幅に向上することを見いだした。また、このような3,4,3′,4′−ジエポキシビシクロヘキシルを含むエポキシ樹脂組成物を接着剤として用いると、高く且つ一定した接着強度が得られることを見いだした。本発明はこれらの知見に基づき、さらに研究を重ねて完成したものである。
すなわち、本発明は、下記式(1)
Figure 0005143449
(式中、R1、R2、R3、R4、R5、R6、R7、R8、R9、R10、R11、R12、R13、R14、R15、R16、R17及びR18は、同一又は異なって、水素原子、ハロゲン原子、酸素原子若しくはハロゲン原子を有していてもよい炭化水素基、又は置換基を有していてもよいアルコキシ基を示す)
で表される3,4,3′,4′−ジエポキシビシクロヘキシル化合物であって、該3,4,3′,4′−ジエポキシビシクロヘキシル化合物の異性体の含有量が、3,4,3′,4′−ジエポキシビシクロヘキシル化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%以下である脂環式ジエポキシ化合物(A1)、若しくは下記式(2)
Figure 0005143449
(式中、R1、R2、R3、R4、R5、R6、R7、R8、R9、R10、R11、R12、R13、R14、R15、R16、R17及びR18は、同一又は異なって、水素原子、ハロゲン原子、酸素原子若しくはハロゲン原子を有していてもよい炭化水素基、又は置換基を有していてもよいアルコキシ基を示す)
で表されるビシクロヘキシル−3,3′−ジエン化合物であって、該ビシクロヘキシル−3,3′−ジエン化合物の異性体の含有量が、ビシクロヘキシル−3,3′−ジエン化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%未満である脂環式ジエン化合物をエポキシ化することにより得られる脂環式ジエポキシ化合物(A1′)、又は、前記脂環式ジエポキシ化合物(A1)若しくは脂環式ジエポキシ化合物(A1′)とそれ以外のエポキシ化合物(A2)からなるエポキシ樹脂(A)を含有する熱又は活性エネルギー線硬化型接着剤を提供する。
前記接着剤において、式(1)又は式(2)中のR1〜R18はすべて水素原子であってもよい。
エポキシ樹脂(A)は、脂環式ジエポキシ化合物(A1)又は(A1′)99〜10重量%とエポキシ化合物(A2)1〜90重量%[(A1)又は(A1′)と(A2)の合計は100重量%]とで構成されていてもよい。また、エポキシ樹脂(A)は、脂環式ジエポキシ化合物(A1)又は(A1′)80〜10重量%とエポキシ化合物(A2)20〜90重量%[(A1)又は(A1′)と(A2)の合計は100重量%]とで構成されていてもよい。
前記接着剤は、エポキシ樹脂(A)とともに硬化剤(B)を含有する熱硬化型の接着剤であってもよい。この熱硬化型接着剤は、硬化剤(B)がフェノール樹脂(B1)であり、さらに硬化促進剤(C)を含有する接着剤であってもよい。また、硬化剤(B)が、加熱によりカチオン重合を開始させる物質を放出する開始剤として作用する硬化剤(B2)であってもよい。硬化剤(B2)の配合量は、例えば、エポキシ樹脂(A)100重量部に対して、0.05〜20重量部である。
前記接着剤は、エポキシ樹脂(A)とともに光重合開始剤(D)を含有する活性エネルギー線硬化型の接着剤であってもよい。この活性エネルギー線硬化型接着剤は、さらに、エポキシ基又はエポキシ基と水酸基を有するアクリル樹脂(E)、及び/又は分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)を含有していてもよい。アクリル樹脂(E)の配合量は、例えば、エポキシ基樹脂(A)100重量部に対して、1〜85重量部程度である。また、分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)の配合量は、例えば、エポキシ基樹脂(A)100重量部に対して1〜50重量部程度である。前記光重合開始剤(D)の配合量は、例えば、エポキシ樹脂(A)100重量部に対して、但しエポキシ基又はエポキシ基と水酸基を有するアクリル樹脂(E)及び/又は分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)を含む場合は、エポキシ樹脂(A)とエポキシ基又はエポキシ基と水酸基を有するアクリル樹脂(E)と分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)の総量100重量部に対して、0.01〜20重量部程度である。
前記接着剤は、さらに、エラストマー(G)を含有していてもよい。また、接着剤中に導電性粒子(H)を分散させた異方導電性接着剤であってもよい。
本発明は、また、前記の接着剤を用いて形成された接着体を提供する。この接着体には、前記接着剤により電子部品を接合して形成された電子機器が含まれる。電子部品として、半導体素子、半導体装置、プリント回路基板、液晶ディスプレイ(LCD)パネル、プラズマディスプレイ(PDP)パネル、エレクトロルミネッセンス(EL)パネル、フィールドエミッションディスプレイ(FED)パネルなどが挙げられる。
本発明は、さらに、被接着体を前記接着剤により接着することを特徴とする接着方法を提供する。被着体には、電子部品が含まれる。
本発明の接着剤は、窒素封入などの設備を要することなく、熱或いは紫外線等の活性エネルギー線の照射により、速やかに硬化するとともに、耐熱性及び密着性、とりわけフィルム等の薄膜の密着性、および異種材料間の密着性に優れている。また、本発明の接着剤によれば、十分な接着強度が得られるだけでなく、接着強度が一定で、高い接着信頼性が得られる。さらに、LCDとTCPとの接続や、TCPとPCBとの接続などの微細回路同士の電気的接続において、低温且つ短時間での接続が可能で、高い密着性及び接続信頼性を得ることができる。本発明の接着体は優れた接着信頼性、接続信頼性を有する。また、本発明の被着体の接続方法によれば、高い接着信頼性、接続信頼性を得ることができる。
本発明の熱又は活性エネルギー線硬化型接着剤は、前記脂環式ジエポキシ化合物(A1)、若しくは脂環式ジエポキシ化合物(A1′)からなるか、又は、前記脂環式ジエポキシ化合物(A1)若しくは脂環式ジエポキシ化合物(A1′)とそれ以外のエポキシ化合物(A2)からなるエポキシ樹脂(A)を含有している。
[脂環式ジエポキシ化合物(A1)及び(A1′)]
本発明における脂環式ジエポキシ化合物(A1)は、前記式(1)で表される3,4,3′,4′−ジエポキシビシクロヘキシル化合物であって、不純物として含まれている該3,4,3′,4′−ジエポキシビシクロヘキシル化合物の異性体の含有量が、3,4,3′,4′−ジエポキシビシクロヘキシル化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%以下である。
式(1)中、R1〜R18におけるハロゲン原子には、フッ素、塩素、臭素、ヨウ素原子が含まれる。「酸素原子若しくはハロゲン原子を有していてもよい炭化水素基」における炭化水素基には、脂肪族炭化水素基、脂環式炭化水素基、芳香族炭化水素基、これらが2以上結合した基が挙げられる。脂肪族炭化水素基としては、例えば、メチル、エチル、プロピル、イソプロピル、ブチル、イソブチル、t−ブチル、ペンチル、ヘキシル、オクチル、デシル基等の直鎖状又は分岐鎖状アルキル基(例えば、炭素数1〜10、好ましくは炭素数1〜5程度のアルキル基);ビニル、アリル基等のアルケニル基(例えば、炭素数2〜10、好ましくは炭素数2〜5程度のアルケニル基);エチニル基等のアルキニル基(例えば、炭素数2〜10、好ましくは炭素数2〜5程度のアルキニル基)などが挙げられる。脂環式炭化水素基としては、例えば、シクロペンチル、シクロヘキシル基等のシクロアルキル基;シクロアルケニル基;橋架け環式基などが挙げられる。芳香族炭化水素基としては、フェニル、ナフチル基等が挙げられる。酸素原子を有する炭化水素基としては、例えば、前記炭化水素基の炭素鎖中に酸素原子が介在している基(例えば、メトキシメチル基、エトキシメチル基等のアルコキシアルキル基等)などが挙げられる。ハロゲン原子を有する炭化水素基としては、例えば、クロロメチル基、トリフルオロメチル基、クロロフェニル基等の前記炭化水素基の有する水素原子の1又は2以上がハロゲン原子(フッ素、塩素、臭素又はヨウ素原子)により置換された基が挙げられる。「置換基を有していてもよいアルコキシ基」におけるアルコキシ基としては、メトキシ、エトキシ、プロピルオキシ、イソプロピルオキシ、ブチルオキシ基等の炭素数1〜10(好ましくは炭素数1〜5)程度のアルコキシ基などが挙げられる。アルコキシ基の置換基としては、例えば、前記ハロゲン原子などが挙げられる。
式(1)で表される3,4,3′,4′−ジエポキシビシクロヘキシル化合物のなかでも、R1〜R18がすべて水素原子である3,4,3′,4′−ジエポキシビシクロヘキシルが特に好ましい。
3,4,3′,4′−ジエポキシビシクロヘキシル化合物とその異性体とは、沸点等の物性が近似しているため、一般的なガスクロマトグラフィーの装置では分離できないことが多い。そのため、3,4,3′,4′−ジエポキシビシクロヘキシル化合物とその異性体の定量分析は、より分離能が高いキャピラリーカラムを用いたガスクロマトグラフィーにより行うのが望ましい。3,4,3′,4′−ジエポキシビシクロヘキシル化合物及びその異性体のガスクロマトグラフィーによる定量分析は下記の測定条件で行うことができる。なお、3,4,3′,4′−ジエポキシビシクロヘキシル化合物とその異性体の構造は、例えば、NMR、GC−MS、GC−IR等によって確認することができる。
測定装置:HP6890(ヒューレットパッカード社製)
カラム:HP−5、長さ30m、膜厚0.25μm、内径0.32mm
液相 5%−ジフェニル−95%−ジメチルポリシロキサン
キャリアガス:窒素
キャリアガス流量:1.0ml/分
検出器:FID
注入口温度:250℃
検出器温度:300℃
昇温パターン(カラム):100℃で2分保持、5℃/分で300℃まで昇温、30 0℃で10分保持
スプリット比:100
サンプル:1μl(エポキシ化合物:アセトン=1:40)
脂環式ジエポキシ化合物(A1)では、不純物として含まれている3,4,3′,4′−ジエポキシビシクロヘキシル化合物の異性体の含有量が、3,4,3′,4′−ジエポキシビシクロヘキシル化合物(主化合物)とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%以下(好ましくは18%以下、さらに好ましくは16%以下)である。このような脂環式ジエポキシ化合物は、前記異性体の含有量が20%を超えるものと比較して、硬化反応速度が著しく速く、しかも硬化後の硬化物のガラス転移温度が大幅に高くなり、耐熱性等の物性が著しく向上する。また、接着剤として用いた場合、接着強度が著しく向上し、しかも接着強度が一定で高い接着信頼性が得られる。
このような脂環式ジエポキシ化合物(A1)は、例えば、前記式(2)で表されるビシクロヘキシル−3,3′−ジエン化合物であって、該ビシクロヘキシル−3,3′−ジエン化合物の異性体(二重結合の位置の異なる異性体)の含有量が、ビシクロヘキシル−3,3′−ジエン化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%未満(例えば19.5%以下、好ましくは15%以下)の脂環式ジエン化合物をエポキシ化することにより製造できる。なお、この製造法により得られる脂環式ジエポキシ化合物を「脂環式ジエポキシ化合物(A1′)」と称する。式(2)中、R1〜R18は前記に同じである。
ここで原料として用いられる異性体含有量の少ない式(2)で表されるビシクロヘキシル−3,3′−ジエン化合物は、例えば、下記式(3)
Figure 0005143449
(式中、R1、R2、R3、R4、R5、R6、R7、R8、R9、R10、R11、R12、R13、R14、R15、R16、R17及びR18は前記に同じ)
で表される4,4′−ジヒドロキシビシクロヘキシル化合物を、有機溶媒中、脱水触媒の存在下、副生する水を留去しながら脱水反応を行うことにより得られる。
より詳細には、例えば、前記式(3)で表される4,4′−ジヒドロキシビシクロヘキシル化合物を、(i)有機溶媒中、反応条件下において液状又は反応液に溶解する脱水触媒の存在下、20Torr(2.67kPa)を超える圧力下で130〜200℃の温度に加熱し、副生する水を留去しながら脱水反応を行う工程と、(ii)前記工程(i)に続いて、反応混合液を200Torr(26.7kPa)以下の圧力下で100〜220℃の温度に加熱して、生成した式(2)で表されるビシクロヘキシル−3,3′−ジエン化合物を留出させる工程とを経ることにより製造することができる。この方法について、以下に説明する。
式(3)で表される化合物の代表的な例として、4,4′−ジヒドロキシビシクロヘキシル(水添ビフェノール)が挙げられる。
前記工程(i)で使用する有機溶媒としては、反応条件下で不活性な溶媒であれば特に限定されないが、25℃において液体であって、沸点が120〜200℃程度のものが好ましい。好ましい有機溶媒の代表的な例として、例えば、キシレン、クメン、プソイドクメンなどの芳香族炭化水素;ドデカン、ウンデカンなどの脂肪族炭化水素などが挙げられる。有機溶媒として、副生水を簡易に分離除去するため、水と共沸し且つ水と分液可能な有機溶媒を用いてもよい。ケトンやエステル等の酸の存在下で反応する溶媒は沸点が上記範囲であっても好ましくない。また、アルコールは脱水反応を起こす可能性があるため好ましくない。
有機溶媒の使用量は、操作性や反応速度等を考慮して適宜選択できるが、通常、基質である4,4′−ジヒドロキシビシクロヘキシル化合物100重量部に対して、50〜1000重量部程度であり、好ましくは80〜800重量部程度、さらに好ましくは100〜500重量部程度である。
工程(i)で用いる脱水触媒としては、脱水活性を有し、反応条件下において液状のもの又は反応液に溶解するもの(後述する使用量で完全に溶解するもの)であれば特に限定されないが、反応溶媒に対して活性が無いか又はできるだけ低いものが好ましい。反応条件下において液状である脱水触媒は反応液中に微分散するものが好ましい。脱水触媒としては、通常、リン酸や硫酸等の無機酸、p−トルエンスルホン酸、ベンゼンスルホン酸、ナフタレンスルホン酸等のスルホン酸類などの酸、又はそれらの塩、特に前記酸の有機塩基による完全中和塩又は部分中和塩が使用される。脱水触媒は単独で又は2種以上を組み合わせて使用できる。
酸の有機塩基による中和塩を使用する場合、酸と有機塩基とを反応させて得られる反応混合物から中和塩(完全中和塩又は部分中和塩)を単離精製して用いることもできるが、酸と有機塩基とを反応させて得られる反応混合物(完全中和塩及び/又は部分中和塩を含んでいる)をそのまま使用することもできる。後者の場合、この反応混合物中には遊離の酸が含まれていてもよい。また、後者の場合、酸と有機塩基との混合割合は、例えば、酸1当量に対して、有機塩基が0.01〜1当量程度、好ましくは0.05〜0.5当量程度、さらに好ましくは0.1〜0.47当量程度である。特に、硫酸と有機塩基との反応混合物を使用する場合、硫酸と有機塩基との混合割合は、硫酸1モルに対して、有機塩基が好ましくは0.02〜2モル、さらに好ましくは0.1〜1.0モル、特に好ましくは0.2〜0.95モル程度である。また、酸の有機塩基による中和塩を使用する場合、酸と有機塩基とを別々に添加して、系内で中和塩を形成してもよい。
前記有機塩基としては塩基性を示す有機化合物であればよく、例えば、1,8−ジアザビシクロ[5.4.0]ウンデセン−7(DBU)、1,5−ジアザビシクロ[4.3.0]ノネン−5(DBN)、1,4−ジアザビシクロ[2.2.2]オクタン、ピペリジン、N−メチルピペリジン、ピロリジン、N−メチルピロリジン、トリエチルアミン、トリブチルアミン、トリオクチルアミン、ベンジルジメチルアミン、4−ジメチルアミノピリジン、N,N−ジメチルアニリンなどのアミン類(特に、第3級アミン類);ピリジン、コリジン、キノリン、イミダゾールなどの含窒素芳香族複素環化合物;グアニジン類;ヒドラジン類などが挙げられる。これらの中でも、1,8−ジアザビシクロ[5.4.0]ウンデセン−7(DBU)、1,5−ジアザビシクロ[4.3.0]ノネン−5(DBN)、トリエチレンジアミン、トリエチルアミン等の第3級アミン類(特に、環状アミン類)、グアニジン類、ヒドラジン類が好ましく、特に、DBU、DBN、トリエチレンジアミン、トリエチルアミンが好ましい。また、有機塩基としては、pKa11以上のものが好ましく、また沸点が150℃以上のものが好ましい。
脱水触媒として硫酸水素カリウム等の硫酸のアルカリ金属塩を用いると、ビシクロヘキシル−3,3′−ジエン化合物の異性体の含有量が、ビシクロヘキシル−3,3′−ジエン化合物とその異性体の総和に対して、ガスクロマトグラフィーによる面積の割合として20%未満のものが得られない。なお、脱水触媒として硫酸水素アンモニウムを用いた場合には、ビシクロヘキシル−3,3′−ジエン化合物の異性体の含有量が、ビシクロヘキシル−3,3′−ジエン化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として19%程度のものが得られる。
したがって、脱水触媒としては、スルホン酸類(p−トルエンスルホン酸等)、リン酸、硫酸、スルホン酸類(p−トルエンスルホン酸等)の有機塩基による完全中和塩又は部分中和塩、リン酸の有機塩基による完全中和塩又は部分中和塩、硫酸の有機塩基による完全中和塩又は部分中和塩が好ましい。なかでも、スルホン酸類(特に、p−トルエンスルホン酸)、該スルホン酸類の有機塩基による完全中和塩又は部分中和塩、硫酸の有機塩基による完全中和塩又は部分中和塩が好ましく、特に、硫酸の有機塩基による完全中和塩又は部分中和塩(とりわけ部分中和塩)が好ましい。
脱水触媒の使用量は、原料である式(3)で表される4,4′−ジヒドロキシビシクロヘキシル化合物1モルに対して、例えば0.001〜0.5モル、好ましくは0.001〜0.3モル、さらに好ましくは0.005〜0.2モルである。
前記工程(i)と工程(ii)とでは圧力が異なる。工程(i)の反応液中には、未反応の4,4′−ジヒドロキシビシクロヘキシル化合物、該4,4′−ジヒドロキシビシクロヘキシル化合物におけるヒドロキシル基が結合した2つのシクロヘキサン環のうち1つのみが分子内脱水してシクロヘキセン環に変化した反応中間体、目的のビシクロヘキシル−3,3′−ジエン化合物、副生水、脱水触媒、及び反応溶媒が共存している。この工程(i)においては副生水を留出させるが、このとき前記反応中間体を留出させることは以下の点から望ましくない。すなわち、(1)前記反応中間体は、さらに分子内脱水することにより目的化合物に変換できるため、これを留出させると目的化合物の収率の低下を招く、(2)前記反応中間体は一般に昇華性の固体であるため、蒸留塔を使用する場合には、副生水の留出経路に固体が析出することによって該留出経路が閉塞して反応器内部の圧力上昇を招き、反応容器の破裂、破損、反応液の飛散等のトラブルの原因となる。したがって、工程(i)では、前記反応中間体が留出しないように、20Torr(2.67kPa)を超える圧力下で、副生水を留去しながら脱水反応を行う。圧力は、好ましくは20Torrより高く常圧以下(2.67kPaより高く0.1MPa以下)、より好ましくは100Torrより高く常圧以下(13.3kPaより高く0.1MPa以下)、さらに好ましくは200Torrより高く常圧以下(26.7kPaより高く0.1MPa以下)であり、操作性の点からは、特に常圧が好ましい。工程(i)における温度(反応温度)は130〜200℃であり、好ましくは140〜195℃、さらに好ましくは150〜195℃である。温度が高すぎると副反応が起こり収率が低下する。また温度が低すぎると反応速度が遅くなる。反応時間は、例えば3L程度の合成スケールであれば、1〜10時間、好ましくは2〜6時間程度である。
一方、工程(ii)では、副生水を留出させた後の反応混合液から目的のビシクロヘキシル−3,3′−ジエン化合物を留出させる。なお、工程(i)で得られた反応混合液は、そのまま工程(ii)に供してもよいが、必要に応じて、前記反応混合液に対して抽出、水洗、液性調整等の適宜な処理を施した後に工程(ii)に供してもよい。また、反応に用いた有機溶媒の沸点が目的のビシクロヘキシル−3,3′−ジエン化合物の沸点より低い場合には、通常、該有機溶媒を留去した後にビシクロヘキシル−3,3′−ジエン化合物を留出させる。
この工程(ii)では、前記反応中間体はほとんど存在しないので圧力を低くしても留出経路の閉塞等の問題は起こらず、また圧力が高いと目的化合物の留出に時間を要するため、200Torr(26.7kPa)以下の圧力で操作する。工程(ii)の圧力は、工程(i)の圧力より低くするのが好ましい。例えば、工程(i)の圧力と工程(ii)の圧力の差(前者−後者)は、例えば100Torr以上(13.3kPa以上)、好ましくは200Torr以上(26.7kPa以上)、さらに好ましくは500Torr以上(66.7kPa以上)である。工程(ii)の圧力は、好ましくは3〜200Torr(0.40〜26.7kPa)、より好ましくは3〜100Torr(0.40〜13.3kPa)、さらに好ましくは3〜20Torr(0.40〜2.67kPa)程度である。工程(ii)の温度は100〜220℃であり、好ましくは120〜180℃、さらに好ましくは130〜150℃未満程度である。温度が高すぎると副反応が起こりやすくなりビシクロヘキシル−3,3′−ジエン化合物の回収率が低下する。また温度が低すぎると留出速度が遅くなる。
ビシクロヘキシル−3,3′−ジエン化合物などを留出させるため、例えば反応器等に蒸留装置を付随させる場合には、該蒸留装置として、充填塔、オールダーショウ型蒸留装置など一般に使用されている蒸留装置で還流比の取れるものであれば特に限定されることなく使用できる。
工程(ii)で留出したビシクロヘキシル−3,3′−ジエン化合物は、必要に応じてさらに精製することができる。精製法としては、微量の水を含む場合は比重差を利用して分離することも可能であるが、一般には蒸留による精製が好ましい。
このような方法によれば、原料の4,4′−ジヒドロキシビシクロヘキシル化合物を有機溶媒中、反応条件下において液状又は反応液に溶解する脱水触媒の存在下、特定の反応条件で副生水を留去しつつ反応させた後、生成したビシクロヘキシル−3,3′−ジエン化合物を特定の条件で留出させるので、比較的低い温度で且つ比較的短時間で反応を行うことができ、異性化等の副反応を抑制できるとともに、反応中間体の留出によるロス・昇華による閉塞等を防止できるため、不純物含量の少ない高純度のビシクロヘキシル−3,3′−ジエン化合物を簡易に且つ高い収率で効率よく得ることができる。すなわち、式(2)で表されるビシクロヘキシル−3,3′−ジエン化合物の異性体の含有量が、ビシクロヘキシル−3,3′−ジエン化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%未満(例えば19.5%以下、好ましくは15%以下)の脂環式ジエン化合物を得ることができる。
なお、従来の方法、例えば、特開2000−169399号公報に記載の方法では、長い反応時間を必要とするので、異性化等の副反応により望ましくない副生物が多量に生成する。副生した異性体は沸点や溶媒溶解性等の物性が目的化合物と近似しているので、一旦生成すると分離が極めて困難となる。このような副生物を多量に含む環状オレフィン化合物を、エポキシ化して硬化性樹脂として使用すると、硬化の際に反応性が低い上、耐熱性等の物性に優れる硬化物が得られない。なお、ビシクロヘキシル−3,3′−ジエン化合物とその異性体とは、沸点等の物性が極めて近似しているため、一般的なガスクロマトグラフィーの装置では分離できず、これまでの文献ではビシクロヘキシル−3,3′−ジエン化合物の収率及び純度が高めに記載されている。ビシクロヘキシル−3,3′−ジエン化合物とその異性体の分析は、分離能が高いキャピラリーカラムを用いたガスクロマトグラフィーにより行うのが望ましい。
ビシクロヘキシル−3,3′−ジエン化合物及びその異性体のガスクロマトグラフィーによる定量分析は下記の測定条件で行うことができる。なお、ビシクロヘキシル−3,3′−ジエン化合物とその異性体の構造は、例えば、NMR、GC−MS、GC−IR等によって確認することができる。
測定装置:HP6890(ヒューレットパッカード社製)
カラム:HP−5、長さ60m、内径0.32mm
液相 5%−ジフェニル−95%−ジメチルポリシロキサン
キャリアガス:窒素
キャリアガス流量:2.6ml/分
検出器:FID
注入口温度:250℃
検出器温度:250℃
昇温パターン(カラム):60℃で5分保持、10℃/分で300℃まで昇温
スプリット比:100
サンプル:1μl
ビシクロヘキシル−3,3′−ジエン化合物のエポキシ化法は特に制限はなく、例えば、酸化剤(エポキシ化剤)として有機過カルボン酸を用いる方法、t−ブチルハイドロパーオキシド等のハイドロパーオキシドとモリブデン化合物等の金属化合物とを用いる方法等の何れであってもよいが、安全性、経済性、収率等の観点から有機過カルボン酸を用いる方法が好ましい。以下、この方法について説明する。
有機過カルボン酸としては、例えば、過ギ酸、過酢酸、過安息香酸、過イソ酪酸、トリフルオロ過酢酸などを使用できる。有機過カルボン酸のうち、特に過酢酸は、反応性が高く、しかも安定度が高いことから好ましいエポキシ化剤である。なかでも、実質的に水分を含まない、具体的には、水分含有量0.8重量%以下、好ましくは0.6重量%以下の有機過カルボン酸を使用することが高いエポキシ化率を有する化合物が得られるという点で好ましい。実質的に水分を含まない有機過カルボン酸は、アルデヒド類、例えば、アセトアルデヒドの空気酸化により製造されるものであり、例えば、過酢酸についてはドイツ公開特許公報1418465号や特開昭54−3006に記載された方法により製造される。この方法によれば、過酸化水素から有機過カルボン酸を合成し、溶媒により抽出して有機過カルボン酸を製造する場合に比べて、連続して大量に高濃度の有機過カルボン酸を合成できるために、実質的に安価に得ることができる。
エポキシ化剤の量には厳密な制限がなく、それぞれの場合における最適量は、使用する個々のエポキシ化剤やビシクロヘキシル−3,3′−ジエン化合物の反応性等によって決まる。エポキシ化剤の量は、例えば、不飽和基1モルに対して、1.0〜3.0モル、好ましくは1.05〜1.5モル程度である。経済性及び副反応の問題から、3.0倍モルを超えることは通常不利である。
エポキシ化反応は、装置や原料物性に応じて溶媒使用の有無や反応温度を調節して行う。溶媒としては、原料粘度の低下、エポキシ化剤の希釈による安定化などの目的で使用することができ、過酢酸の場合であればエステル類、芳香族化合物、エーテル類などを用いることができる。特に好ましい溶媒は、酢酸エチル、ヘキサン、シクロヘキサン、トルエン、ベンゼン等であり、とりわけ、酢酸エチルが好ましい。反応温度は用いるエポキシ化剤とビシクロヘキシル−3,3′−ジエン化合物の反応性によって定まる。例えば、過酢酸を使用する場合の反応温度は20〜70℃が好ましい。20℃未満では反応が遅く、70℃を超える温度では過酢酸が発熱を伴って分解するので、好ましくない。
反応で得られた粗液の特別な操作は必要なく、例えば粗液を1〜5時間撹拌し、熟成させればよい。得られた粗液からのエポキシ化合物の単離は適当な方法、例えば貧溶媒で沈殿させる方法、エポキシ化合物を熱水中に撹拌下で投入し溶媒を蒸留除去する方法、直接脱溶媒する方法、蒸留精製により単離する方法などにより行うことができる。
このようにして、式(1)で表される3,4,3′,4′−ジエポキシビシクロヘキシル化合物の異性体の含有量(異性体比率)が、式(1)で表される3,4,3′,4′−ジエポキシビシクロヘキシル化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%以下(好ましくは18%以下、さらに好ましくは16%以下)である脂環式ジエポキシ化合物を得ることができる。
[エポキシ化合物(A2)]
本発明では、前記脂環式ジエポキシ化合物(A1)又は(A1′)とともに、それ以外のエポキシ化合物(A2)[単に、「エポキシ化合物(A2)」と称することがある]を用いることができる。脂環式ジエポキシ化合物(A1)又は(A1′)とエポキシ化合物(A2)とを組み合わせることにより、耐湿性や、得られる接着体の硬度(接着皮膜の硬度)、密着性を向上させることができる。
エポキシ化合物(A2)としては、分子中にエポキシ基を1個以上、好ましくは2個以上有するエポキシ化合物を使用できる。このエポキシ基は脂環エポキシ基(環状脂肪族骨格を構成する2つの炭素原子を含んで形成されているエポキシ基)でも脂環エポキシ基以外のエポキシ基でもよい。分子中に脂環エポキシ基を有する化合物の具体例としては、下記式(4)で表されるエポキシ化合物、リモネンジオキサイド、ジ(3,4−エポキシシクロヘキシル)アジペート、(3,4−エポキシシクロヘキシル)メチル−3,4−エポキシシクロヘキサンカルボキシレート、(3,4−エポキシ−6−メチルシクロヘキシル)メチル−3,4−エポキシ−6−メチルシクロヘキサンカルボキシレート、エチレン−1,2−ジ(3,4−エポキシシクロヘキサンカルボン酸)エステルなどが挙げられる。一方、分子中に脂環エポキシ基以外のエポキシ基を有する化合物としては、ビスフェノールA型、F型、S型、ブロム化ビスフェノールA型に代表される各種ビスフェノール型のジグリシジルエーテル(市販品としては、エピコート828、806(ジャパンエポキシレジン社製)、YD−128(東都化成製)など)、ビスフェノール型エポキシ樹脂の核水添品(市販品としては、HBE−100(新日本理化製)、YX−4000(ジャパンエポキシレジン社製)など)が挙げられる。その他に、シクロヘキサンジメタノールのジグリシジルエーテルなどの環状脂肪族骨格を持ったグリシジルエーテル(市販品としては、DME−100(新日本理化製)など)、ノボラック型フェノール樹脂のグリシジルエーテル、DCPDなどを共重合させたノボラック型フェノール樹脂のグリシジルエーテル、ナフタレンなどの多環芳香族のグリシジルエーテル、脂環骨格に末端エポキシを持つエポキシ樹脂(市販品としては、EHPE−3150、EHPE−3150CE(ダイセル化学工業製)など)、エポキシ基を持ったシリコン樹脂(市販品としては、A−186(日本ユニカー製)、KBM303、KBM403、KBM42(信越化学工業製)など)、ダイマー酸ジグリシジルエステル、フタル酸ジグリシジルエステルなども挙げられる。エポキシ化合物(A2)は単独で又は2種以上を組み合わせて使用できる。なお、下記式(4)で表される化合物は、特開2006−52187号公報に示された方法によって製造できる。
Figure 0005143449
熱硬化型接着剤においては、エポキシ化合物(A2)として、特に、ビスフェノールA型エポキシ樹脂、ビスフェノールF型エポキシ樹脂、ビスフェノールS型エポキシ樹脂、フェノールノボラック型エポキシ樹脂、クレゾールノボラック型エポキシ樹脂、ブロム化ビスフェノールA等のグリシジルエーテル型エポキシ樹脂、ナフタレンなどの多環芳香族のグリシジルエーテル、ダイマー酸ジグリシジルエステル、フタル酸ジグリシジルエステルなどのグリシジル基を有するエポキシ化合物、又は該グリシジル基を有するエポキシ化合物と脂環エポキシ基を有するエポキシ化合物との組み合わせが好ましい。また、活性エネルギー線硬化型接着剤においては、エポキシ化合物(A2)として、特に、脂環エポキシ基を有するエポキシ化合物、例えば、前記式(4)で表される化合物、(3,4−エポキシシクロヘキシル)メチル−3,4−エポキシシクロヘキサンカルボキシレート、(3,4−エポキシ−6−メチルシクロヘキシル)メチル−3,4−エポキシ−6−メチルシクロヘキサンカルボキシレートなどが好ましい。
本発明の熱又は活性エネルギー線硬化型接着剤では、硬化性、密着性、耐湿性、皮膜硬度、経済性等の観点から、脂環式ジエポキシ化合物(A1)若しくは脂環式ジエポキシ化合物(A1′)とそれ以外のエポキシ化合物(A2)とを混合して用いることが好ましい。成分(A1)[又は(A1′)]は、被接着体の表面と接着剤の結合を強くする成分である。一方、成分(A2)は、成分(A1)と組み合わせて、接着剤の各種特性を調整するために用いられる。脂環式ジエポキシ化合物(A1)若しくは脂環式ジエポキシ化合物(A1′)とそれ以外のエポキシ化合物(A2)とを混合して用いる場合、脂環式エポキシ化合物(A1)[又は(A1′)]の配合比率は、(A1)[又は(A1′)]と(A2)の合計量に対して、99〜10重量%が好ましく、より好ましくは80〜10重量%、さらに好ましくは70〜20重量%、特に好ましくは60〜30重量%である。エポキシ化合物(A2)の配合比率は、(A1)[又は(A1′)]と(A2)の合計量に対して、1〜90重量%が好ましく、より好ましくは20〜90重量%、さらに好ましくは30〜80重量%、特に好ましくは40〜70重量%である。上記比率で配合することにより、優れた硬化性と、3次元架橋効果による良好な接着性が両立できる。上記範囲を外れると、例えば活性エネルギー線の照射量が低い場合などにおいて、接着剤の硬化性が低下する場合や、得られる接着体の硬度、密着性が劣る場合がある。また、熱硬化型接着剤の場合、エポキシ樹脂(A)中のエポキシ化合物(A2)の配合量が90重量%を超えると、例えば異方導電性接着剤として用いた場合などにおいて、耐熱性、硬化性が悪くなりやすく、また、20重量%未満であると耐湿性が劣る傾向となるため、異方導電性接着剤として用いた場合、十分な接続信頼性が得られない場合がある。
[熱硬化型接着剤]
本発明の接着剤は、熱硬化型接着剤として用いる場合には、硬化剤(B)を含有する。硬化剤(B)としては、フェノール樹脂(B1)、加熱によりカチオン重合を開始させる物質を放出する開始剤として作用する硬化剤(B2)(単に「硬化剤(B2)」と称する場合がある)、酸無水物(B3)などが用いられる。なお、接着剤中にラジカル重合性化合物を含む場合は、ラジカル重合開始剤を用いてもよい。
フェノール樹脂(B1)としては、例えば、フェノール又はクレゾールをホルムアルデヒドを用いて重合させて得られる樹脂が挙げられる。フェノール樹脂は、ジシクロペンタジエン、ナフタレン、ビフェニルなどの脂環族、芳香族の環状構造を持つ化合物を共重合して得られる樹脂であってもよい。この場合、共重合の比率は特に制限されないが、硬化剤として使用するにあたり、1分子当たりフェノール性水酸基が2個以上になることが望ましい。分子量は、数平均分子量で250〜5000が好ましく、より好ましくは280〜4000程度である。分子量が上記上限を超えると樹脂組成物にする場合の配合が困難になりやすく、また樹脂組成物の粘度が高くなりすぎて作業性が低下する場合があり、逆に下限未満では1分子当たりの官能基数が不足するため架橋が甘くなり(架橋密度が低下し)密着性等が低下する場合がある。
フェノール樹脂(B1)としては、例えば、フェノールノボラック又はクレゾールノボラックを主成分とする、PSM−4324(軟化点:98〜102℃)、PSM−4326(軟化点:118〜122℃)、PSM−4327(軟化点:93〜97℃)、PSM−4261(軟化点:80〜84℃)、PSM−6842(軟化点:93〜97℃)、PSM−6856(軟化点:105〜115℃)[以上、群栄化学工業(株)製]、MMC−200、EM−60、PM−8375、PM−9245、PM−9610、PM−9615、PM−9630K、PM−9640、PM−9685L、PM−9820、PM−9830、PM−9850、AM−100、AM−113、TM−4120、TM−EP230[以上、住友ベークライト(株)製]、BRM−470(軟化点:66〜76℃)、BRG−557(軟化点:82〜88℃)、BRG−558(軟化点:93〜98℃)、CRG−951(軟化点:93〜99℃)、BRP−2444(軟化点:76〜86℃)、CRM−973(軟化点:80〜95℃)[以上、昭和高分子(株)製]等が市販品として使用可能である。
フェノール樹脂(B1)の添加量は、エポキシ樹脂(A)100重量部に対して20〜200重量部が好ましく、より好ましくは30〜180重量部、さらに好ましくは40〜170重量部(または、エポキシ樹脂(A)のエポキシ基1モルに対してフェノール性水酸基が0.3〜1.8モルが好ましく、より好ましくは0.4〜1.7モル、さらに好ましくは0.45〜1.6モル)である。20重量部(または、エポキシ樹脂(A)のエポキシ基1モルに対して0.3モル)未満では、架橋密度が不足し接着強度が低下し信頼性が低下する場合があり、逆に200重量部(または、エポキシ樹脂(A)のエポキシ基1モルに対して1.8モル)を超えると同じく架橋密度が不足し信頼性が低下する場合がある。
本発明に用いられる硬化剤(B2)は、加熱によりカチオン重合を開始させる物質を放出する開始剤として作用する硬化剤(熱カチオン重合開始剤)であり、具体的には以下の式(5)〜(8)に示される化合物が例示される。
Figure 0005143449
式(5)中、R19は水素原子、アセチル基またはメトキシカルボニル基を示す。R20とR21は、それぞれ、水素原子、ハロゲン原子またはC1〜C4のアルキル基を示す。R22は水素原子、メチル基、メトキシ基またはハロゲン原子を示す。R23はC1〜C4のアルキル基を示す。X-はSbF6 -、AsF6 -、PF6 -又はBF4 -を示す。
Figure 0005143449
式(6)中、R24は水素原子、アセチル基、メトキシカルボニル基、メチル基、エトキシカルボニル基、t−ブトキシカルボニル基、ベンゾイル基、フェノキシカルボニル基、ベンジルオキシカルボニル基、9−フルオレニルメトキシカルボニル基またはp−メトキシベンジルカルボニル基を示す。R25とR26は、それぞれ、水素原子、ハロゲン原子またはC1〜C4のアルキル基を示す。R27とR28は、それぞれ、水素原子、メチル基、メトキシ基またはハロゲン原子を示す。X-は上記と同じ意味を示す。
Figure 0005143449
式(7)中、R29はエトキシ基、フェニル基、フェノキシ基、ベンジルオキシ基、クロルメチル基、ジクロルメチル基、トリクロルメチル基またはトリフルオロメチル基を示す。R30とR31は、それぞれ、水素原子、ハロゲン原子またはC1〜C4のアルキル基を示す。R32は水素原子、メチル基、メトキシ基またはハロゲン原子を示す。R33はC1〜C4のアルキル基を示す。X-は上記と同じ意味を示す。
Figure 0005143449
式(8)中、R34は水素原子、アセチル基、メトキシカルボニル基、メチル基、エトキシカルボニル基、t−ブトキシカルボニル基、ベンゾイル基、フェノキシカルボニル基、ベンジルオキシカルボニル基、9−フルオレニルメトキシカルボニル基またはp−メトキシベンジルカルボニル基を示す。R35とR36は、それぞれ、水素原子、ハロゲン原子またはC1〜C4のアルキル基を示す。R37とR38は、それぞれ、メチル基又はエチル基を示す。X-は上記と同じ意味を示す。
硬化剤(B2)としては、例えば、アリールジアゾニウム塩[例えば、PP−33(旭電化工業(株)社製)]、アリールヨードニウム塩、アリールスルホニウム塩[例えば、FC−509、FC−540(3M社製)、UVE1014(G.E.社製)、UVI−6974、UVI−6970、UVI−6990、UVI−6950(ユニオン・カーバイド社製)、SP−170、SP−150、CP−66、CP−77など(旭電化工業(株)社製)]、SI−60L、SI−80L、SI−100L、SI−110L(三新化学工業(株)社製)、アレン−イオン錯体[例えば、CG−24−61(チバガイギー社製)]が挙げられる。
さらに、硬化剤(B2)として、アルミニウムやチタンなどの金属とアセト酢酸エステルまたはジケトン類とのキレート化合物と、シラノールまたはフェノール類との系も使用できる。キレート化合物としては、アルミニウムアセチルアセトナートなどが挙げられる。シラノールまたはフェノール類としては、トリフェニルシラノールやビスフェノールSなどが挙げられる。
硬化剤(B2)の配合量は、エポキシ樹脂(A)100重量部に対して、例えば0.01〜20重量部であり、0.05〜20重量部が好ましく、より好ましくは0.1〜5重量部、さらに好ましくは0.1〜3重量部の範囲である。この範囲で配合することにより、耐熱性、透明性、耐候性等の良好な硬化物を得ることができる。硬化剤(B2)の量が少なすぎると、硬化性が不十分になりやすく、多すぎると、硬化物の物性を低下させる場合がある。
酸無水物(B3)としては、多塩基酸無水物が挙げられ、具体的には無水フタル酸、無水トリメリット酸、無水ピロメリット酸、ベンゾフェノンテトラカルボン酸無水物、Δ4−テトラヒドロ無水フタル酸、4−メチル−Δ4−テトラヒドロ無水フタル酸、3−メチル−Δ4−テトラヒドロ無水フタル酸、無水ナジック酸、無水メチルナジック酸、水素化メチルナジック酸無水物、4−(4−メチル−3−ペンテニル)テトラヒドロ無水フタル酸、無水コハク酸、無水アジピン酸、無水マレイン酸、無水セバシン酸、無水ドデカン二酸、メチルシクロヘキセンテトラカルボン酸無水物、ドデセニル無水コハク酸、ヘキサヒドロ無水フタル酸、4−メチルヘキサヒドロ無水フタル酸、3−メチルヘキサヒドロ無水フタル酸、ビニルエーテル−無水マレイン酸共重合体、アルキルスチレン無水マレイン酸共重合体等が挙げられる。
酸無水物(B3)の配合量は、エポキシ樹脂(A)100重量部に対して、60〜160重量部が好ましく、化学量論的にはエポキシ樹脂(A)のエポキシ基1当量に対して、0.7〜1.3当量が好ましく、より好ましくは0.8〜1.2当量、さらに好ましくは0.9〜1.1当量の範囲である。酸無水物(B3)の配合量が上記範囲を外れると、硬化性が悪くなり、異方導電性接着剤またはそれを用いて接合した電子機器の性能が悪くなる場合がある。
本発明の硬化剤(B)としてフェノール樹脂(B1)または酸無水物(B3)を用いる場合には、硬化促進剤(C)を共に用いることが好ましい。硬化促進剤(C)は、エポキシ樹脂(A)がフェノール樹脂(B1)または酸無水物(B3)により硬化する際、硬化反応を促進する機能を有する化合物であり、下記(i)〜(iv)のものが挙げられ、単独または2種以上を混合して使用することができる。なお、硬化剤(B)として、硬化剤(B2)を使用する場合、通常硬化促進剤(C)は使用する必要はない。
(i)第三級アミン類若しくはイミダゾール類及び/又はそれらの有機カルボン酸塩、具体的には、2,4,6−トリス(ジアミノメチル)フェノール、2−エチル−4−メチルイミダゾール、1,8−ジアザビスシクロ(5,4,0)ウンデセン−7(以下、「DBU」と略す)単独又はそのオクチル酸塩などが挙げられる。
(ii)ホスフィン類及び/又はそれらの第四級塩、具体的には、トリフェニルホスフィン、トリブチルホスフィン、ベンジルトリフェニルホスホニウム臭素塩、ベンジルトリブチルホスホニウム臭素塩などが挙げられる。
(iii)有機カルボン酸金属塩、具体的には、耐光性に劣る炭素2重結合を有さないオクチル酸亜鉛、ラウリン酸亜鉛、ステアリン酸亜鉛、オクチル酸錫などが挙げられる。有機カルボン酸金属塩は、有機カルボン酸成分の炭素数増加と比例しエポキシ樹脂への溶解性が低下する。
(iv)金属−有機キレート化合物、具体的には、透光性に影響のない亜鉛とβ−ジケトンよりなるアセチルアセトン亜鉛キレート、ベンゾイルアセトン亜鉛キレート、ジベンゾイルメタン亜鉛キレート、アセト酢酸エチル亜鉛キレートなどが挙げられる。
硬化促進剤(C)の配合量は、以下の通りである。例えば、硬化剤(B)として、フェノール樹脂(B1)を使用する場合、エポキシ樹脂(A)100重量部に対して、フェノール樹脂(B1)を50〜150重量部、硬化促進剤(C)0.05〜10重量部の比率で配合するのが好ましい。また、硬化剤(B)として、酸無水物(B3)を使用する場合、エポキシ樹脂(A)100重量部に対して、酸無水物(B3)を60〜160重量部、硬化促進剤(C)0.05重量部(好ましくは3重量部)〜7重量部(好ましく5重量部)の比率で配合するのが好ましい。硬化促進剤(C)の配合量が上記各下限値未満では、硬化が不十分であったり、硬化に長時間を要することがあり、逆に各上限値を超える場合は得られる硬化物の物性(例えば、密着性や耐熱性)が低下することがあるので、いずれも好ましくない。
本発明の熱硬化型接着剤には、さらにエラストマー(G)を用いることが好ましい。また本発明に用いるエラストマーは反応性エラストマーであることがさらに好ましい。本発明に用いられるエラストマーは、特に限定されるものではないが、フィルム形成性があるようなもの、例えば、フェノキシ樹脂、ポリエステル樹脂、ポリウレタン樹脂、ポリイミド樹脂、ポリブタジエン、ポリプロピレン、スチレン−ブタジエン−スチレン共重合体、ポリアセタール樹脂、ポリビニルブチラール樹脂、ブチルゴム、クロロプレンゴム、ポリアミド樹脂、アクリロニトリル−ブタジエン共重合体、アクリロニトリル−ブタジエン−メタクリル酸共重合体、アクリロニトリル−ブタジエン−スチレン共重合体、ポリ酢酸ビニル樹脂、ナイロン、スチレン−イソプレン共重合体、スチレン−ブチレン−スチレンブロック共重合体などを用いることができ、単独、あるいは2種以上混合してもよい。
エラストマー(G)の配合量は特に限定されないが、エポキシ樹脂(A)100重量部に対して10〜300重量部であることが好ましい。配合量が300重量部を超えると異方導電性接着剤とした時の流動性が不足し、十分な接続信頼性が得られない場合や各種被着体との濡れ性が低下し十分な密着性が得られない場合がある。また10重量部未満であると、異方導電性接着剤とした時の製膜性が悪いという問題、硬化物の弾性率が高くなるため各種被着体に対する密着性が悪いという問題や熱衝撃試験後の接続信頼性に劣る等の問題が発生する場合がある。
本発明の熱硬化型接着剤には、必要に応じてカップリング剤を適量添加してもよい。カップリング剤を添加する目的は、異方導電性接着剤の接着界面の接着性改質や、耐熱性、耐湿性を向上するものである。カップリング剤としては特に限定するものではないが、シランカップリング剤を好適に使用することができ、例えば、γ−グリシドキシプロピルトリエトキシシラン、β−(3,4エポキシシクロヘキシル)エチルトリメトキシシラン、γ―メタクリロキシプロピルトリメトキシシラン、γ−アミノプロピルトリエトキシシラン、γ−メルカプトプロピルトリメトキシシラン、ビニルトリメトキシシラン、γ−ウレイドプロピルトリエトキシシラン等が挙げられる。これらのカップリング剤は単独で又は2種以上を組み合わせて使用できる。
さらに、本発明の熱硬化型接着剤には、樹脂の相溶性、安定性、作業性等の各種特性向上のため、各種添加剤、例えば、溶剤などの非反応性希釈剤、反応性希釈剤、揺変性付与剤、増粘剤、無機充填剤等を適宜添加してもよい。また、シリコーン系やフッ素系の消泡剤、難燃剤、酸化防止剤、紫外線吸収剤、イオン吸着体、着色剤、顔料、低応力化剤、可撓性付与剤、ワックス類、ハロゲントラップ剤、レベリング剤、濡れ改良剤などのこれまでエポキシ樹脂組成物に慣用されている各種の添加剤を配合することもできる。さらに、必要に応じて、熱可塑性樹脂、熱硬化性樹脂、有機あるいは無機のナノ粒子等を含んでいてもよい。
本発明の熱硬化型接着剤中に導電性粒子(H)を分散させ、異方導電性接着剤として使用することができる。本発明に用いられる導電性粒子は、特にその組成は限定されるものではない。例えば、金属粒子としては、金、銀、亜鉛、錫、半田、インジウム、パラジウム等を単体でもしくは2種以上を組み合わせて用いてもよい。また、高分子核材に金属被覆をした粒子としては、高分子核材に、エポキシ樹脂、ウレタン樹脂、メラミン樹脂、フェノール樹脂、アクリル樹脂、ポリエステル樹脂、ポリスチレン樹脂、スチレン−ブタジエン共重合体などのポリマーの中から1種あるいは2種以上組み合わせたもの、金属薄膜皮膜に、金、ニッケル、銀、銅、亜鉛、錫、インジウム、パラジウム、アルミニウムなどの中から1種あるいは2種以上を組み合わせたものが好ましく用いられる。また、金属薄膜皮膜の厚さにも特に制限はないが、薄すぎると異方導電性接着剤とした場合接続が不安定になり、厚すぎると凝集が生じるため、異方導電性接着剤とした場合絶縁不良を起こす可能性があるため、0.01〜10μmが好ましい。さらに、金属薄膜皮膜にむらや欠けがあると接続が不安定になるため、均一に被覆されていることが好ましい。これらの、導電粒子の粒径や材質、配合量は接続したい回路のピッチやパターン、回路端子の厚みや材質等によって適切に選ぶことができる。
導電性粒子(H)の配合量は、導電性粒子配合前のエポキシ樹脂組成物に対して、0.1〜10体積%であることが好ましい。配合量が10体積%を越えると、異方導電性接着剤中の導電性粒子絶対量が多くなるため、被着体接続端子間の絶縁性が極端に低下する場合がある。また、0.1体積%未満であると、異方導電性接着剤中の導電性粒子絶対量が少なくなるため、被着体接続端子上の導電性粒子が不足し、接続抵抗値が極端に高くなる場合がある。
本発明の熱硬化型接着剤の主成分である樹脂組成物(実質的な接着剤組成物)は、上記に述べた各成分をブレンダーのようなミキサー等によって撹拌、混合することにより調製される。撹拌、混合の際の温度は、配合する硬化剤や硬化触媒の種類等によっても異なるが、通常、10〜60℃程度に設定されるのが好ましい。調製時の設定温度が10℃未満では、粘度が高すぎて均一な撹拌、混合作業が困難になる場合があり、逆に、調製時の温度が高すぎると、硬化反応が起き、正常なエポキシ樹脂組成物が得られない場合があるので、好ましくない。撹拌、混合する際には、減圧装置を備えた1軸または多軸エクストルーダー、ニーダー、ディソルバーのような汎用の機器を使用し、例えば10分間程度撹拌、混合することにより調製してもよい。
本発明の熱硬化型接着剤を、基板、配線板のような電子部品などの被接着体表面に適用し、被接着体同士を重ね合わせ、熱によって硬化させることにより、被接着体を接着させることができる。上記接着に付す電子部品としては、特に限定されないが、例えば、半導体素子、半導体装置、プリント回路基板、液晶ディスプレイ(LCD)パネル、プラズマディスプレイ(PDP)パネル、エレクトロルミネッセンス(EL)パネル、フィールドエミッションディスプレイ(FED)パネル等が挙げられる。
硬化させる際の温度は、例えば30〜240℃、好ましくは35〜200℃である。硬化を2段階で行ってもよい。例えば、熱カチオン重合開始剤を用いて熱硬化させる場合には、30〜100℃(好ましくは30〜80℃)の温度で一次硬化させた後、110〜240℃(好ましくは120〜200℃)の温度で二次硬化させることにより、透明性や耐熱性等の物性の良好な硬化物が得られる。また、特に電子部品の接合、接着を行う場合には、硬化温度は、70〜200℃が好ましく、より好ましくは75〜190℃、さらに好ましくは80〜180℃である。硬化時間は接合される電子部品の加熱による影響を避けるため、5〜1200秒が好ましく、より好ましくは10〜900秒、さらに好ましくは15〜600秒である。このようにして、信頼性に優れる電子機器等の接着体が提供される。
[活性エネルギー線硬化型接着剤]
本発明の接着剤は、活性エネルギー線硬化型接着剤として用いる場合には、光重合開始剤(D)を含有する。本発明における光重合開始剤(D)は、紫外線などの活性エネルギー線照射によりカチオン種を発生して重合を開始させる化合物(光カチオン重合開始剤)であり、例えば、下記式(I)〜(XV)で示されるヘキサフルオロアンチモネート塩、ペンタフルオロヒドロキシアンチモネート塩、ヘキサフルオロホスフェート塩、ヘキサフルオロアルゼネート塩及びその他のカチオン重合開始剤を挙げることができる。
Figure 0005143449
(上記式中、Arはアリール基、例えばフェニル基を表し、X-はPF6 -、SbF6 - 又はAsF6 -を表す)
Figure 0005143449
(上記式中、R39は炭素数1〜12のアルキル基又は炭素数1〜12のアルコキシ基を表し、rは0〜3の整数を表す。X-はPF6 -、SbF6 -又はAsF6 -を表す)
Figure 0005143449
(上記式中、Y- はPF6 -、SbF6 -、AsF6 -又はSbF5(OH)-を表す)
Figure 0005143449
(上記式中、X-はPF6 -、SbF6 - 又はAsF6 -を表す)
Figure 0005143449
(上記式中、X-はPF6 -、SbF6 - 又はAsF6 -を表す)
Figure 0005143449
(上記式中、X-はPF6 -、SbF6 - 又はAsF6 -を表す)
Figure 0005143449
(上記式中、R40は炭素原子数7〜15のアラルキル基又は炭素原子数3〜9のアルケニル基を表し、R41は炭素原子数1〜7の炭化水素基又はヒドロキシフェニル基を表し、R42は酸素原子又は硫黄原子を含有していてもよい炭素原子数1〜5のアルキル基を表し、
-はPF6 -、SbF6 - 又はAsF6 -を表す)
Figure 0005143449
(上記式中、R43及びR44はそれぞれ独立に炭素数1〜12のアルキル基又は炭素数1〜12のアルコキシ基を表す)
Figure 0005143449
(上記式中、R45及びR46はそれぞれ独立に炭素数1〜12のアルキル基又は炭素数1〜12のアルコキシ基を表す)
Figure 0005143449
光重合開始剤(D)としては、市販品を使用することもできる。市販品としては、例えば、UVACURE1591(ダイセル・サイテック(株)社製)、イルガキュア264(チバガイギー社製)、CIT−1682(日本曹達(株)製)、サイラキュアUVI−6970、同UVI−6974、同UVI−6990(以上いずれも米国ユニオンカーバイド社製))、SI−60L、SI−100L(以上いずれも三新化学工業製)、オプトマー SP−150、SP−170、SP−152、SP−172、R−gen−BF1172(ダブルボンドケミカル製)、イルガキュア250(チバスペシャリティケミカル製)、UV1240、UV1241、UV2257(ドイトロン製)などを挙げることができる。
光重合開始剤(D)の配合量は、エポキシ樹脂(A)100重量部に対して(但し、アクリル樹脂(E)及び/又はカプロラクトン変性ポリオール化合物(F)を含む場合は、エポキシ樹脂(A)とアクリル樹脂(E)とカプロラクトン変性ポリオール化合物(F)の総量100重量部に対して)、0.01〜20重量部が好ましく、より好ましくは0.5〜15重量部、さらに好ましくは1〜10重量部である。すなわち、本発明の活性エネルギー線硬化型接着剤に、例えば、成分(A)、(E)、(F)のうち(A)のみが用いられる場合には、成分(A)100重量部に対して上記配合量範囲にすることが好ましいし、成分(A)とともに、成分(E)及び/又は成分(F)が用いられる場合には、(A)、(E)、(F)の合計量100重量部に対して上記配合量範囲にすることが好ましい。
本発明におけるアクリル樹脂(E)は、エポキシ基を有するアクリル樹脂、又は、エポキシ基と水酸基を有するアクリル樹脂である。アクリル樹脂(E)は、エポキシ基を含むモノマーを重合するか、又は、エポキシ基を含むモノマーと水酸基を含むモノマーを共重合することで得ることができる。エポキシ基を含むモノマーとしては、グリシジルエーテル、又は類似の末端エポキシを持つ化合物、脂環エポキシ基など有する(メタ)アクリル酸エステルなどを挙げることができる。具体例としては、グリシジルメタクリレート、2−メチル−グリシジルメタクリレート、エポキシ化イソプレニルメタクリレート、「CYM M−100」及び「CYM A−400」[ダイセル化学工業(株)製]などが挙げられる。一方、水酸基を含むモノマーとしては、ヒドロキシエチル(メタ)アクリレート、ヒドロキシプロピル(メタ)アクリレート、及びこれらの水酸基含有アクリレートをカプロラクトン変性したモノマー[商品名「FM−1」、「FM−3」、「FM−10」、「FA−1」、「FA−3」;ダイセル化学工業(株)製]などが挙げられる。
アクリル樹脂(E)には、モノマーとして、エポキシ基を含むモノマーと水酸基を含むモノマーの他、共重合可能な他のモノマーを共重合に使用することができる。共重合可能な他のモノマーとしては、メチルアクリレート、メチルメタクリレート、エチルアクリレート、エチルメタクリレート、n−、i−又はt−ブチルアクリレート、n−、i−もしくはt−ブチルメタアクリレート、ヘキシルアクリレート、ヘキシルメタクリレート、オクチルアクリレート、オクチルメタクリレート、ラウリルアクリレート、ラウリルメタクリレート、ステアリルアクリレート、ステアリルメタクリレート、シクロヘキシルアクリレート、シクロヘキシルメタクリレート等の如きアクリル酸又はメタクリル酸の炭素数1〜24のアルキル又はシクロアルキルエステル;2−ヒドロキシエチルアクリレート、2−ヒドロキシエチルメタクリレート、2−ヒドロキシプロピルアクリレート、2−ヒドロキシプロピルメタクリレート、4−ヒドロキシブチルアクリレート、4−ヒドロキシブチルメタクリレートなどのアクリル酸又はメタクリル酸の炭素数1〜8個のヒドロキシアルキルエステル;アクリル酸、メタクリル酸、マレイン酸、イタコン酸、クロトン酸などのα,β−エチレン性不飽和カルボン酸;アクリルアミド、メタクリルアミド、N−メチルアクリルアミド、N−エチルメタクリルアミド、ジアセトンアクリルアミド、N−メチロールアクリルアミド、N−メチロールメタクリルアミド、N−メトキシメチルアクリルアミド、N−ブトキシメチルアクリルアミドなどのアクリルアミドもしくはメタクリルアミド又はこれらの誘導体;スチレン、ビニルトルエン、α−メチルスチレンなどの芳香族ビニル単量体;プロピオン酸ビニル、酢酸ビニル、アクリロニトリル、メタクリロニトリル、ビニルピバレート、ベオバモノマー(シェル化学社製、分岐脂肪酸のビニルエステル)、サイラプレーンFM0711、同FM0721、同FM0725(以上、いずれもチッソ社製、末端にメタクリロイル基を有するポリジメチルシロキサンマクロモノマー)、その他ビニル単量体を挙げることができる。共重合可能な他のモノマーとしては、上記の中でも、アクリル酸又はメタクリル酸の炭素数1〜24(特に、炭素数1〜12の)アルキル又はシクロアルキルエステルが好ましい。
アクリル樹脂(E)は、上記エポキシ基含有モノマー、又はエポキシ基含有モノマーと水酸基含有モノマー、及び必要に応じて共重合可能な他のモノマーからなるモノマー成分を、例えばラジカル重合開始剤の存在下または不存在下に、溶液重合、塊状重合、乳化重合、懸濁重合などのそれ自体既知の重合方法にて重合することにより得ることができる。アクリル樹脂(E)を溶液重合で合成する際には、溶媒として、前記エポキシ樹脂(A)を用いるのが好ましい。モノマーはトルエン等の有機溶媒に溶解して重合系内に添加してもよい。溶媒としてエポキシ樹脂(A)を用いた場合、重合により得られるアクリル樹脂(E)と前記エポキシ樹脂(A)との混合物(トルエン等の有機溶媒を用いた場合には、該有機溶媒を留去して得られる濃縮物)をそのまま、本発明の接着剤の調製に用いることができる。この場合、アクリル樹脂(E)とエポキシ樹脂(A)との割合(重量比)は、特に制限はないが、例えば10/90〜50/50程度が好ましい。前記割合が小さすぎると、アクリル樹脂(E)の配合による強度改善効果が低くなりやすく、逆に前記割合が大きすぎると組成物の粘度が高くなって作業性が悪化しやすい。
重合開始剤としては、例えば、過硫酸カリウム、過硫酸アンモニウム、過酸化ベンゾイル、過酸化水素、ジ−t−ブチルパーオキシド、ジクミルパーオキシド、2,4−ジクロロベンゾイルパーオキシド、デカノイルパーオキシド、ラウリルパーオキシド、クメンヒドロパーオキシド、t−ブチルヒドロパーオキシド、アセチルパーオシキド、メチルエチルケトンパーオキシド、コハク酸パーオキシド、ジセチルパーオキシジカーボネート、t−ブチルパーオキシアセテート、AIBN(2,2'−アゾビスイソブチロニトリル)、ABN−E(2,2'−アゾビス(2−メチルブチロニトリル))、ABN−V(2,2'−アゾビス(2,4−ジメチルバレロニトリル))、パーブチルO(t−ブチルパーオキシ2−エチルヘキサノエート)などを使用することができる。
重合開始剤の使用量は、モノマー100重量部に対して、1〜10重量部が好ましく、より好ましくは3〜6重量部である。重合開始剤は、一部あらかじめ反応器に仕込んでおいてもよいし、モノマーに配合しても、又は配合せず別々に滴下してもよい。また、モノマーを仕込んだ後に重合開始剤を追加仕込みにしてもよい。
重合温度は、90〜130℃が好ましく、より好ましくは100〜120℃である。温度が、130℃以上では重合が不安定になり高分子量の化合物が多く生成し好ましくない場合がある。一方、90℃以下では重合時間が長くなる場合がある。
アクリル樹脂(E)の重合における各モノマー成分の配合割合は、モノマー成分合計量100重量部に対し、以下の範囲内にあることが好適である。
エポキシ基含有モノマー:3〜45重量部(好ましくは5〜40重量部)
水酸基含有モノマー:3〜45重量部(好ましくは5〜40重量部)
他のモノマー:94〜10重量部(好ましくは90〜20重量部)
アクリル樹脂(E)の数平均分子量は、例えば1,000〜100,000、好ましくは1500〜30,000の範囲である。
アクリル樹脂(E)中のエポキシ基の量は、オキシラン酸素濃度として、カチオン重合性を有するエポキシ化合物及びカチオン種と反応する官能基を有するアクリル樹脂を合計した際に、6〜11%が好ましく、より好ましくは7.5〜9.5%である。また、エポキシ基の他に水酸基も有するアクリル樹脂中の水酸基の量は、水酸基価として1〜300mg−KOH/gの範囲が好ましく、1.5〜250mg−KOH/gの範囲がより好ましい。
アクリル樹脂(E)の配合量は、エポキシ樹脂(A)100重量部に対して、1〜85重量部が好ましく、より好ましくは3〜70重量部、さらに好ましくは5〜60重量部である。配合量が、1重量部未満の場合にはアクリル樹脂(E)の配合効果(強度改善効果)が得られない場合があり、85重量部を超えると得られる硬化物の接着力が低下する場合がある。
本発明におけるポリオール化合物(F)は、分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物である。具体的には以下のものが例示される。水酸基を2個持つものとしては、「PCL−205」、「PCL−212」、「PCL−240」、「PCL−L208AL」、「PCL−L220AL」、「PCL−220EC」、「PCL−CD220PL」、「PCL−CD210HL」[以上、ダイセル化学工業(株)製]などが挙げられる。水酸基を3個持つものとしては、「PCL−303」、「PCL−308」、「PCL−L320AL」[以上、ダイセル化学工業(株)製]、水酸基を4個持つものとしては、「PCL−410」、「PCL−420D」[以上、ダイセル化学工業(株)製]などが挙げられる。
ポリオール化合物(F)の配合量は、エポキシ樹脂(A)100重量部に対して、1〜50重量部が好ましく、より好ましくは3〜45重量部、さらに好ましくは5〜40重量部である。配合量が、1重量部未満の場合にはポリオール化合物(F)の配合効果(強度改善効果)が得られない場合があり、50重量部を超えると得られる硬化物の接着力が低下する場合がある。
本発明のエネルギー線硬化型接着剤には、上記(A)、(D)、(E)、(F)のほかに、必要に応じて、増感剤;硬化を著しく阻害しない量の着色顔料、体質顔料などの顔料類、染料;ポリオール樹脂、フェノール樹脂、アクリル樹脂、ポリエステル樹脂、ポリオレフィン樹脂、エポキシ化ポリブタジエン樹脂などの改質樹脂;有機樹脂微粒子;溶剤などを配合することができる。
前記増感剤は、活性エネルギー線による硬化性をさらに向上させる目的で配合されるものであり、例えば、ピレン、ペリレン、アクリジンオレンジ、チオキサントン、2−クロロチオキサントン、ベンゾフラビンなどを挙げることができる。この増感剤の配合量は、エポキシ樹脂(A)100重量部に対して、通常10重量部以下が好ましく、より好ましくは3重量部以下である。
改質樹脂を配合する場合には、該改質樹脂は、エポキシ樹脂(A)100重量部に対して、通常0.1〜50重量部が好ましく、より好ましくは5〜20重量部である。
ことが好ましい。
また、レベリングを防止し、塗布性能を向上させるために、各種界面活性剤を添加することができる。界面活性剤としては、シリコン系化合物、フッ素系化合物が使用できる。
さらに有機樹脂微粒子を使用することも可能である。有機樹脂微粒子は、粒子径が50〜500nmの範囲内の有機樹脂微粒子が好ましく、例えば内部が3次元架橋したアクリル樹脂微粒子などを挙げることができる。有機樹脂微粒子としては、有機重合体を粉砕して微粒子化したもの;乳化剤の存在下に水中でエマルジョン重合して得られる重合体微粒子を乾燥、粉砕したもの;高分子安定剤の存在下に有機溶剤中でディスパージョン重合して得られる重合体微粒子を乾燥、粉砕したものなどを挙げることができる。本発明の接着剤に有機樹脂微粒子を配合することによって塗膜の密着性及び加工性を改良することができる。有機樹脂微粒子を配合する場合には、該有機樹脂微粒子の配合量は、エポキシ樹脂(A)100重量部に対して、通常0.1〜50重量部が好ましく、より好ましくは1〜10重量部である。
なお、活性エネルギー線硬化型接着剤においても、前記熱硬化型接着剤と同様、エラストマー(G)を配合することができる。エラストマー(G)の配合量は前記と同様である。また、前記熱硬化型接着剤の項で述べた各種添加剤を添加することもできる。さらに、前記熱硬化型接着剤と同様、エネルギー線硬化型接着剤中に導電性粒子(H)を分散させ、異方導電性接着剤として使用することができる。導電性粒子(H)の配合量は前記と同様である。
本発明の活性エネルギー線硬化型接着剤は、以上に述べた各成分を混合し、均一な接着剤となるように撹拌することにより調製することができる。例えば、各成分を混合し、必要に応じて、加温、例えば50℃程度で加温し、ディソルバーなどの撹拌機にて均一になるまで、例えば10分間程度撹拌することにより調製することができる。
本発明の活性エネルギー線硬化型接着剤を、例えば、ロールコート塗装、スプレー塗装、ハケ塗り、バーコート塗装、ローラー塗り、シルクスクリーン印刷などの方法によって被接着体表面に塗布し、被接着体同士を重ね合わせ、活性エネルギー線を照射して接着剤を硬化させることにより被接着体を接着させることができる。接着剤が溶剤を含有する場合には、塗布後、加熱などにより溶剤を除去した後、活性エネルギー線照射によって硬化させる。照射条件は塗布された接着剤の種類や膜厚等に応じて適宜変えることができる。照射する活性エネルギー線としては、紫外線が好ましく、波長としては、通常、200〜600nmの範囲内が適当であり、カチオン重合開始剤の種類等に応じて、感度の高い波長を有する照射源を適宜選択して使用することができる。
活性エネルギー線として紫外線を用いる場合、照射源としては、例えば、高圧水銀ランプ、超高圧水銀ランプ、キセノンランプ、カーボンアーク、メタルハライドランプ、太陽光などを挙げることができる。塗膜への照射条件は、通常、線量が10〜1000mJ/cm2が好ましく、より好ましくは50〜500mJ/cm2である。
また、活性エネルギー線照射後、必要に応じて接着剤を加熱してもよい。加熱によって接着剤中の未反応物の低減および活性エネルギー線照射による塗膜の硬化性や成型加工によって発生した歪みの緩和を行なうことができる。この加熱によって接着剤の硬度や密着性の向上を行なうことができる場合がある。上記加熱は、通常150〜200℃の雰囲気温度で1〜30分間の条件で行なうことができる。
本発明の活性エネルギー線硬化型接着剤は、ガラス、アルミニウム等の金属、PET等の合成樹脂、アセチルセルロース等の半合成樹脂などに対して使用することが可能である。中でも、特にフィルム等の薄膜材料に対して好ましく用いられる。さらに、ガラス等の無機材料とPET、アセチルセルロース等の樹脂など異種材料間でも優れた密着性を発揮する。
本発明の活性エネルギー線硬化型接着剤を用い、2以上の被接着体を接着させることによって、接着信頼性に優れる接着体が得られる。本発明の接着体の用途としては、特に限定されないが、携帯電話の液晶パネル等携帯機器の表示装置などが挙げられる。
以下、実施例により本発明を具体的に説明するが、本発明はこれにより限定されるものではない。
[分析法]
(1)ビシクロヘキシル−3,3′−ジエン及びその異性体のガスクロマトグラフィー(GC分析)
測定装置:HP6890(ヒューレットパッカード社製)
カラム:HP−5、長さ60m、内径0.32mm
液相 5%−ジフェニル−95%−ジメチルポリシロキサン
キャリアガス:窒素
キャリアガス流量:2.6ml/分
検出器:FID
注入口温度:250℃
検出器温度:250℃
昇温パターン(カラム):60℃で5分保持、10℃/分で300℃まで昇温
スプリット比:100
サンプル:1μl
ビシクロヘキシル−3,3′−ジエンとその異性体との比は次のようにして求めた。すなわち、上記条件でGC分析を行い、保持時間20.97分付近に出る最大ピーク(ビシクロヘキシル−3,3′−ジエン)の面積と、その直前に現れる20.91分付近のピーク(異性体)の面積に基づいて、ビシクロヘキシル−3,3′−ジエンに対する異性体の含有比を求めた。すなわち、異性体比率(%)は異性体面積÷(異性体面積+ビシクロヘキシル−3,3′−ジエン面積)×100で算出される。
(2)3,4,3′,4′−ジエポキシビシクロヘキシル及びその異性体のガスクロマトグラフィー(GC分析)
測定装置:HP6890(ヒューレットパッカード社製)
カラム:HP−5、長さ30m、膜厚0.25μm、内径0.32mm
液相 5%−ジフェニル−95%−ジメチルポリシロキサン
キャリアガス:窒素
キャリアガス流量:1.0ml/分
検出器:FID
注入口温度:250℃
検出器温度:300℃
昇温パターン(カラム):100℃で2分保持、5℃/分で300℃まで昇温、30 0℃で10分保持
スプリット比:100
サンプル:1μl(エポキシ化合物:アセトン=1:40)
3,4,3′,4′−ジエポキシビシクロヘキシルとその異性体との比は次のようにして求めた。すなわち、上記条件でGC分析を行い、保持時間19.8分から20.0分付近に出る最大ピーク2本(同一分子量の化合物のピークのうち最も保持時間の長い(主)ピーク2本)[3,4,3′,4′−ジエポキシビシクロヘキシル(2本のピークはシクロヘキサン環に結合しているオキシラン酸素ともう一方のシクロヘキサン環との立体的な位置関係の違いに基づく異性体の存在による)]の合計面積と、その直前に現れる19.1分から19.5分付近のピーク3本(同一分子量の化合物のピークのうち前記最も保持時間の長い(主)ピーク2本以外のピーク)(異性体)の合計面積に基き、3,4,3′,4′−ジエポキシビシクロヘキシルに対する異性体の含有比を求めた。すなわち、異性体比率(%)は異性体合計面積÷(異性体合計面積+3,4,3′,4′−ジエポキシビシクロヘキシル合計面積)×100で算出される。
(3)3,4,3′,4′−ジエポキシビシクロヘキシル及びその異性体のGC−MS分析
測定装置:ヒューレットパッカード社製、HP6890(GC部)、5973(MS 部)
カラム:HP−5MS、長さ30m、膜厚0.25μm、内径0.25mm
液相 5%−ジフェニル−95%−ジメチルポリシロキサン
昇温パターン(カラム):100℃で2分保持、5℃/分で300℃まで昇温、30 0℃で18分保持
注入口温度:250℃
MSDトランスファーライン温度:280℃
キャリアガス:ヘリウム
キャリアガス流量:0.7ml/分(コンスタントフロー)
スプリット比:スプリットレス
サンプル注入量:1.0μl
測定モード:EI
イオン源温度:230℃
四重極温度:106℃
MS範囲:m/z=25〜400
サンプル調製:サンプル0.1gをアセトン3.0gに溶解
合成例1で得られた脂環式ジエポキシ化合物をGC−MS分析に付した。その結果(ガスクロマトグラムと各成分のMSスペクトル)を図6〜15に示す。保持時間17.73分、17.91分、18.13分のピークが3,4,3′,4′−ジエポキシビシクロヘキシルの異性体のピークであり、18.48分、18.69分のピークが3,4,3′,4′−ジエポキシビシクロヘキシルのピークである。上記GC分析の場合と分析条件が若干異なるので各ピークの保持時間は異なるが、出現する順序は同じである。図6はガスクロマトグラムと保持時間17.73分のピークのMSスペクトルであり、図7はその拡大図である。図8はガスクロマトグラムと保持時間17.91分のピークのMSスペクトルであり、図9はその拡大図である。図10はガスクロマトグラムと保持時間18.13分のピークのMSスペクトルであり、図11はその拡大図である。図12はガスクロマトグラムと保持時間18.48分のピークのMSスペクトルであり、図13はその拡大図である。図14はガスクロマトグラムと保持時間18.69分のピークのMSスペクトルであり、図15はその拡大図である。MSスペクトルによれば、上記何れの成分もm/z=194の分子イオンピークを有している。
合成例1(脂環式ジエポキシ化合物の合成;異性体比率9%)
95重量%硫酸70g(0.68モル)と1,8−ジアザビシクロ[5.4.0]ウンデセン−7(DBU)55g(0.36モル)を撹拌混合して脱水触媒を調製した。
撹拌機、温度計、および脱水管を備え且つ保温された留出配管を具備した3リットルのフラスコに、下記式(3a)
Figure 0005143449
で表される水添ビフェノール(=4,4′−ジヒドロキシビシクロヘキシル)1000g(5.05モル)、上記で調製した脱水触媒125g(硫酸として0.68モル)、プソイドクメン1500gを入れ、フラスコを加熱した。内温が115℃を超えたあたりから水の生成が確認された。さらに昇温を続けてプソイドクメンの沸点まで温度を上げ(内温162〜170℃)、常圧で脱水反応を行った。副生した水は留出させ、脱水管により系外に排出した。なお、脱水触媒は反応条件下において液体であり反応液中に微分散していた。3時間経過後、ほぼ理論量の水(180g)が留出したため反応終了とした。反応終了液を10段のオールダーショウ型の蒸留塔を用い、プソイドクメンを留去した後、内部圧力10Torr(1.33kPa)、内温137〜140℃にて蒸留し、731gのビシクロヘキシル−3,3′−ジエンを得た。GC分析の結果、得られたビシクロヘキシル−3,3′−ジエン中にはその異性体が含まれており(GC−MS分析により確認)、下記式(2a)
Figure 0005143449
で表されるビシクロヘキシル−3,3′−ジエンとその異性体の含有比は91:9であった(図5参照)。
得られたビシクロヘキシル−3,3′−ジエン(異性体を含む)243g、酢酸エチル730gを反応器に仕込み、窒素を気相部に吹き込みながら、かつ、反応系内の温度を37.5℃になるようにコントロールしながら約3時間かけて30重量%過酢酸の酢酸エチル溶液(水分率0.41重量%)274gを滴下した。過酢酸溶液滴下終了後、40℃で1時間熟成し反応を終了した。さらに30℃で反応終了時の粗液を水洗し、70℃/20mmHgで低沸点化合物の除去を行い、脂環式エポキシ化合物270gを得た。このときの収率は93%であった。粘度(25℃)を測定したところ、84mPa・sであった。得られた脂環式エポキシ化合物のオキシラン酸素濃度は15.0重量%であった。また1H−NMRの測定では、δ4.5〜5ppm付近の内部二重結合に由来するピークが消失し、δ3.1ppm付近にエポキシ基に由来するプロトンのピークの生成が確認され、下記式(1a)
Figure 0005143449
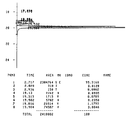
で表される3,4,3′,4′−ジエポキシビシクロヘキシルであることが確認された。GC分析の結果、得られた脂環式エポキシ化合物中には3,4,3′,4′−ジエポキシビシクロヘキシルとその異性体が含まれており、異性体比率は9%であった(図1参照)。なお、異性体比率は次式により算出した。
異性体比率=(2262+1715+5702)÷(2262+1715+5702 +28514+74587)×100=9%
合成例2(脂環式ジエポキシ化合物の合成;異性体比率14%)
撹拌機、温度計、および脱水管を備え且つ保温された留出配管を具備した3リットルのフラスコに、水添ビフェノール840g(4.24モル)、リン酸170g(1.73モル)、ウンデカン2350gを入れ、フラスコを加熱した。内温が110℃を超えたあたりから水の生成が確認された。さらに昇温を続けてウンデカンの沸点まで温度を上げ(内温189〜194℃)、常圧で脱水反応を行った。副生した水は留出させ、脱水管により系外に排出した。なお、p−トルエンスルホン酸は反応条件下において反応液に完全に溶解していた。5時間半経過後、ほぼ理論量の水(150g)が留出したため反応終了とした。反応終了液を10段のオールダーショウ型の蒸留塔を用い、ウンデカンを留去した後、内部圧力10Torr(1.33kPa)、内温138〜141℃にて蒸留し、474.2gのビシクロヘキシル−3,3′−ジエンを得た。GC分析の結果、得られたビシクロヘキシル−3,3′−ジエン中には異性体が含まれており、ビシクロヘキシル−3,3′−ジエンと異性体の含有比は87:13であった。
得られたビシクロヘキシル−3,3′−ジエン(異性体を含む)243g、酢酸エチル730gを反応器に仕込み、窒素を気相部に吹き込みながら、かつ、反応系内の温度を37.5℃になるようにコントロールしながら約3時間かけて30重量%過酢酸の酢酸エチル溶液(水分率0.41重量%)274gを滴下した。過酢酸溶液滴下終了後、40℃で1時間熟成し反応を終了した。さらに30℃で反応終了時の粗液を水洗し、70℃/20mmHgで低沸点化合物の除去を行い、脂環式エポキシ化合物261gを得た。このときの収率は90%であった。粘度(25℃)を測定したところ、75mPa・sであった。得られた脂環式エポキシ化合物のオキシラン酸素濃度は15.0重量%であった。また1H−NMRの測定では、δ4.5〜5ppm付近の内部二重結合に由来するピークが消失し、δ3.1ppm付近にエポキシ基に由来するプロトンのピークの生成が確認され、3,4,3′,4′−ジエポキシビシクロヘキシルであることが確認された。GC分析の結果、得られた脂環式エポキシ化合物中には3,4,3′,4′−ジエポキシビシクロヘキシルとその異性体が含まれており、異性体比率は14%であった(図2参照)。異性体比率は次式により算出した。
異性体比率=(2821+2108+6988)÷(2821+2108+6988 +20792+54602)×100=14%
合成例3(脂環式ジエポキシ化合物の合成;異性体17%)
撹拌機、20段のオールダーショウ型蒸留塔、温度計を備えている5リットルのフラスコに、水添ビフェノール1000g(5.05モル)、硫酸水素アンモニウム40g(0.265モル)、クメン2800gを入れ、フラスコを加熱した。内温が115℃を超えたあたりから水の生成が確認された。さらに昇温を続け、蒸留塔の塔頂より副生水を留出させながら反応を続けてクメンの沸点まで温度を上げ(内温165〜170℃)、常圧で脱水反応を行った。なお、硫酸水素アンモニウムは反応条件下において固体であり、大部分が反応液に溶解していなかった。6時間半経過後、理論量の94%の水(170.9g)が留出したため反応終了とした。反応終了後、系内を減圧にしてクメンを留去した後、10Torr(1.33kPa)まで減圧し、内温137〜141℃にて蒸留し、590gのビシクロヘキシル−3,3′−ジエンを得た。GC分析の結果、得られたビシクロヘキシル−3,3′−ジエン中には異性体が含まれており、ビシクロヘキシル−3,3′−ジエンと異性体の含有比は81:19であった。
得られたビシクロヘキシル−3,3′−ジエン(異性体を含む)243g、酢酸エチル730gを反応器に仕込み、窒素を気相部に吹き込みながら、かつ、反応系内の温度を37.5℃になるようにコントロールしながら約3時間かけて30重量%過酢酸の酢酸エチル溶液(水分率0.41重量%)274gを滴下した。過酢酸溶液滴下終了後、40℃で1時間熟成し反応を終了した。さらに30℃で反応終了時の粗液を水洗し、70℃/20mmHgで低沸点化合物の除去を行い、脂環式エポキシ化合物269gを得た。このときの収率は92%であった。粘度(25℃)を測定したところ、69mPa・sであった。得られた脂環式エポキシ化合物のオキシラン酸素濃度は14.9重量%であった。また1H−NMRの測定では、δ4.5〜5ppm付近の内部二重結合に由来するピークが消失し、δ3.1ppm付近にエポキシ基に由来するプロトンのピークの生成が確認され、3,4,3′,4′−ジエポキシビシクロヘキシルであることが確認された。GC分析の結果、得られた脂環式エポキシ化合物には3,4,3′,4′−ジエポキシビシクロヘキシルとその異性体が含まれており、異性体比率は17%であった(図3参照)。異性体比率は次式により算出した。
異性体比率=(3668+2724+9033)÷(3668+2724+9033 +20413+53424)×100=17%
比較合成例1
撹拌機、20段の蒸留塔、温度計を備えている10リットルの四つ口フラスコに、水添ビフェノール6kgと硫酸水素カリウム620gを加えた。続いて、フラスコを180℃に加熱し、水添ビフェノールを融解後、撹拌を開始した。蒸留塔の塔頂より副生水を留出させながら反応を続け、3時間経過後、反応系内を10Torr(1.33kPa)に減圧し、水とビシクロヘキシル−3,3′−ジエンを蒸留塔の最上段より連続的に系外に留出させた。系外に留去させた水とビシクロヘキシル-3,3′−ジエンはデカンターで二層に分離させ、上層液のみを取り出した。その後、4時間かけて反応温度を220℃まで上げ、水とビシクロヘキシル−3,3′−ジエンの留去が無くなった時点で反応終了とした。ビシクロヘキシル−3,3′−ジエンの留出粗液の収量は4507gであった。上記ビシクロヘキシル−3,3′−ジエンの留出粗液4500gを撹拌機、20段の蒸留塔、温度計を備えている5リットルの四つ口フラスコに入れ、オイルバスで180℃に昇温した。その後、反応系内を10Torr(1.33kPa)に減圧し、水を留去してから蒸留塔の最上段の温度を145℃に維持し、還流比1で5時間かけてビシクロヘキシル−3,3′−ジエンを蒸留精製し、無色透明の液体を得た。収量は4353gであった。前記液体についてGC分析を行った結果、得られたビシクロヘキシル−3,3′−ジエン中には異性体が含まれており、ビシクロヘキシル−3,3′−ジエンと異性体の含有比は80:20であった。
得られたビシクロヘキシル−3,3′−ジエン(異性体を含む)243g、酢酸エチル730gを反応器に仕込み、窒素を気相部に吹き込みながら、かつ、反応系内の温度を37.5℃になるようにコントロールしながら約3時間かけて30重量%過酢酸の酢酸エチル溶液(水分率0.41重量%)274gを滴下した。過酢酸溶液滴下終了後、40℃で1時間熟成し反応を終了した。さらに30℃で反応終了時の粗液を水洗し、70℃/20mmHgで低沸点化合物の除去を行い、脂環式エポキシ化合物267gを得た。このときの収率は92%であった。粘度(25℃)を測定したところ、63mPa・sであった。得られた脂環式エポキシ化合物のオキシラン酸素濃度は14.9重量%であった。また1H−NMRの測定では、δ4.5〜5ppm付近の内部二重結合に由来するピークが消失し、δ3.1ppm付近にエポキシ基に由来するプロトンのピークの生成が確認され、3,4,3′,4′−ジエポキシビシクロヘキシルであることが確認された。GC分析の結果、得られた脂環式エポキシ化合物には3,4,3′,4′−ジエポキシビシクロヘキシルとその異性体が含まれており、異性体比率は21%であった(図4参照)。異性体比率は次式により算出した。
異性体比率=(5404+3923+13067)÷(5404+3923+130 67+23563+60859)×100=21%
合成例4[アクリル樹脂(E−1)の合成]
撹拌器、還流冷却管、滴下ロート、温度計を備えたフラスコに、3,4−エポキシシクロヘキシルメチル−3,4−エポキシシクロヘキサンカルボキシレート(商品名「CEL−2021P」ダイセル化学工業(株)製)を233g仕込んだ。そして空気を吹き込みながら105〜110℃に昇温し、メチルメタクリレート55g、n−ブチルメタクリレート15g、ヒドロキシエチルメタクリレート20g、「CYM M−100」(ダイセル化学工業(株)製)10g、アゾビスイソブチロニトリル3g、パラメトキシフェノール0.3gを3時間かけて滴下した。滴下終了後、1時間撹拌を行い反応を終了し、エポキシ基と水酸基を有するアクリル樹脂(E−1)を得た。アクリル樹脂(E−1)の水酸基価は23.6KOHmg/g、オキシラン酸素濃度は8.0重量%であった。
合成例5[アクリル樹脂(E−2)の合成]
CEL−2021P(233g)に対して加えるモノマー等を、メチルメタクリレート65g、n−ブチルメタクリレート10g、ヒドロキシエチルメタクリレート15g、グリシジルメタクリレート10g、アゾビスイソブチロニトリル3g、パラメトキシフェノール0.3gに変更した以外は合成例4と同様にして、アクリル樹脂(E−2)を得た。アクリル樹脂(E−2)の水酸基価は18.3KOHmg/g、オキシラン酸素濃度は8.5重量%であった。
合成例6[前記式(4)で表される脂環式エポキシ化合物の合成]
10段の蒸留塔のついた10リットル反応器に、出発原料である3−シクロヘキセニルメチル−3−シクロヘキセンカルボキシレートを6110g、1,4−シクロヘキサンジメタノールを400g仕込み、90℃で溶解させた。溶解確認後、テトラブトキシチタネートを出発原料に対して30重量ppm相当仕込み、170℃、8torr(1.06kPa)まで減圧にした。副生する3−シクロヘキセニルメタノールを留出させながら反応させ、3−シクロヘキセニルメタノールの留出がほぼ停止したところで加熱を停止し、エステル交換反応を終了させた。その後、反応粗液の1.0重量倍のイオン交換水を用いて60℃で1時間水洗を行い、30分静置した。水層を分離後、薄膜蒸発機にてジャケット温度177℃、圧力4.5torr(0.60kPa)で水洗液中に残存する3−シクロヘキセニルメチル−3−シクロヘキセンカルボキシレート及び3−シクロヘキセニルメタノールを留去することにより、脂環式ジオレフィン多価エステル化合物が838g得られた。この化合物の色相(APHA)は60であった。
次に、撹拌器、冷却管、温度計、窒素導入管を備えた1リットルのジャケット付きフラスコに、得られた脂環式ジオレフィン多価エステル化合物100gと酢酸エチル300gを仕込み、窒素を気相部に吹き込みながら、反応系内の温度を40℃に保ちながら約2時間かけて、実質的に無水の過酢酸の酢酸エチル溶液186g(過酢酸濃度29.1%、水分含量0.41%)を滴下した。過酢酸溶液滴下終了後、40℃で4時間熟成し反応を終了した。反応粗液を30℃で水洗し、70℃、30torr(3.99kPa)で脱低沸を行い、前記式(4)で表される脂環式エポキシ化合物207.0gを得た。得られた脂環式エポキシ化合物のオキシラン酸素濃度は7.90%であった。1H−NMR分析から、δ5.0〜5.8付近の二重結合に由来するピークがほとんど消失し、δ2.9〜3.3付近にエポキシ基に由来するプロトンのピークの生成が確認された。
実施例1〜5、比較例1〜2
表1に記載されている配合比で熱硬化型接着剤を調製して、下記のようにして各物性を測定した。各成分の配合は、シンキー社製の「泡取り練り太郎」を用いて室温下、20分撹拌しながら混合することにより行なった。結果を表1に示す。
なお、表中の略号は以下の通りである。
合成例1:合成例1で得られた脂環式ジエポキシ化合物
合成例2:合成例2で得られた脂環式ジエポキシ化合物
比較合成例1:比較合成例1で得られた脂環式ジエポキシ化合物
YD−128:東都化成工業(株)製「YD−128」(液状ビスフェノールA型エポキシ樹脂)
エピコート806:ジャパンエポキシレジン社製「エピコート806」(液状ビスフェノールF型エポキシ樹脂)
EXA−4700:大日本インキ工業(株)製「EXA−4700」(ナフタレン系4官能エポキシ樹脂)
フェノール樹脂:群栄化学工業(株)製「PSM−4327」(軟化点:93〜97℃)
TPP:トリフェニルホスフィン
SI−100L:三新化学工業(株)製「SI−100L」(熱カチオン重合開始剤)
(耐熱性試験1)
表1に従い調製した実施例1〜4、比較例2の接着剤を100℃で3時間一次硬化させた後、150℃で3時間二次硬化を行ってサンプルを調製した。この硬化物をTMA(熱機械分析)にて昇温速度5℃/minの条件でガラス転移点Tg(℃)の測定を行った。測定装置は、「TMA/SS6000」(セイコーインスツルメンツ社製)を用いた。線膨張率(線膨張係数:ppm/℃)は、昇温速度5℃/minで測定したTMA(熱機械分析)の50℃から200℃の寸法変化の平均値をとった。
(耐熱性試験2)
表1に従い調製した実施例5、比較例1の接着剤を45℃で2時間一次硬化させた後、150℃で1時間二次硬化を行ってサンプルを調製した。この硬化物をTMA(熱機械分析)にて昇温速度5℃/minの条件でガラス転移点Tg(℃)の測定を行った。測定装置は、「TMA/SS6000」(セイコーインスツルメンツ社製)を用いた。線膨張率(線膨張係数:ppm/℃)は、昇温速度5℃/minで測定したTMA(熱機械分析)の50℃から200℃の寸法変化の平均値をとった。
(接着強度の測定)
被着体は銅箔/ポリイミド=8μm/38μmにNi/Auメッキを施したFPC(ピッチ150μm、端子数400本)とガラス基板(松下電工(株)製)を用いた。被着体上に、実施例1〜5、比較例1〜2で得られた熱硬化性接着剤を転写法により転写し、160℃、3MPa、10秒の条件で圧着し、90度剥離試験(JIS6854−1に準拠)によって接着強度(kPa)を測定した。
Figure 0005143449
表1に示されるように、実施例の熱硬化型接着剤を硬化して得られる硬化物は、比較例の熱硬化型接着剤を硬化して得られる硬化物と比較して、耐熱性及び接着性に優れていた。
実施例6〜7、比較例3〜4
表2に記載されている配合比で熱硬化型接着剤を調製した。なお、調製の際は、樹脂組成物100重量部に対して溶媒としてトルエンを30重量部使用した。この接着剤樹脂を混合・均一分散させた後、離型処理を施したポリエチレンテレフタレートフィルム上に乾燥後の厚さが15μmになるように流延・乾燥した後、幅1.5mmに切断して異方導電性接着剤を得た。この接着剤について、下記の物性を測定した。結果を表2に示す。
なお、表中の略号は以下の通りである。
シランカップリング剤:信越化学工業(株)製、γ−グリシドキシプロピルトリメトキシシラン
導電性粒子:日本化学工業(株)製、金−ニッケルめっき樹脂粉「GRN−MX」(粒子径20μm)
他の略号は前記と同じである。
(接着強度の測定)
被着体は銅箔/ポリイミド=8μm/38μmにNi/Auメッキを施したFPC(ピッチ150μm、端子数400本)とガラス基板(松下電工(株)製)を用いた。被着体上に、実施例6〜7、比較例3〜4で得られた熱硬化性接着剤を転写法により転写し、160℃、3MPa、10秒の条件で圧着し、90度剥離試験(JIS6854−1に準拠)によって接着強度(kPa)を測定した。
(接続信頼性の測定)
被着体は銅箔/ポリイミド=8μm/38μmにNi/Auメッキを施したFPC(ピッチ150μm、端子数400本)とガラス基板(松下電工(株)製)を用いた。被着体上に、実施例6〜7、比較例3〜4で得られた熱硬化型接着剤を転写法により転写し、160℃、3MPa、10秒の条件で圧着して、サンプルを作製した。サンプル作製直後および温度85℃、湿度85%、800時間放置後の接続抵抗を2端子法により測定した。測定できないものをOPEN(導通不良)とした。表中、○は導通、×は導通不良を示す。
Figure 0005143449
表2に示されるように、実施例の熱硬化型接着剤は、優れた接着性と接続信頼性を有していた。一方、比較例の熱硬化型接着剤は、接着性や接続信頼性に劣るものであった。
実施例8〜11及び比較例5〜8
撹拌機、温度計を備えた500mlのフラスコに、表3に示した各成分を加え、30℃で20分撹拌して、活性エネルギー線硬化型接着剤を得た。各接着剤の接着力を下記の方法で測定し、接着力を評価した。その結果を表4〜表8に示す。
なお、表中の略号は以下の通りである。
合成例3:合成例3で得られた脂環式ジエポキシ化合物
比較合成例1:比較合成例1で得られた脂環式ジエポキシ化合物
合成例4:合成例4で得られたアクリル樹脂[アクリル樹脂(E−1)と3,4−エポキシシクロヘキシルメチル−3,4−エポキシシクロヘキサンカルボキシレートの混合物]
合成例5:合成例5で得られたアクリル樹脂[アクリル樹脂(E−2)と3,4−エポキシシクロヘキシルメチル−3,4−エポキシシクロヘキサンカルボキシレートの混合物]
合成例6:合成例6で得られた脂環式エポキシ化合物[前記式(4)で表される脂環式エポキシ化合物]
PCL308:ダイセル化学工業(株)製「プラクセル308」(3官能ポリエステルポリオール;カプロラクトン変性ポリオール化合物)
PCL220EC:ダイセル化学工業(株)製「プラクセル220EC」(2官能ポリエステルポリオール;カプロラクトン変性ポリオール化合物)
A−186:日本ユニカー(株)製「NACシリコンA−186」[β−(3,4−エポキシシクロヘキシル)エチルトリメトキシシラン]
L−7604:日本ユニカー(株)製「L−7604」(界面活性剤)
UVACURE 1591:ダイセル・サイテック(株)社製「UVACURE 1591」(光カチオン重合開始剤)
(接着力の測定)
ガラスの場合は1mm厚、Al板(アルミ板)は0.5mm厚、PET(ポリエステルフィルム)は200μm厚、Acセル(アセチルセルロースフィルム)は200μm厚で、各15mm幅の試験片を用意し、重ね合わせ長さを5mmとし、重ね合わせ部分に接着剤を20μm厚に塗布し、泡を抜きながら貼り合わせて固定し、高圧水銀灯120w×10m×4パス照射した後(照射量1200mJ/cm2)、引っ張り試験機で接着力(kg/15mm)を測定した。なお、試験はすべて23℃において行なった。
PET/PET、ガラス/ガラス、ガラス/PET、Al板/PET、ガラス/Acセルの組み合わせ(5項目)について測定を行い、それぞれ、以下の場合を各項目における接着性が良好とした。
PET/PET : 接着強度14kg/15mm以上、測定回数5回における標準偏差が0.3未満であること
ガラス/ガラス : ガラス破壊すること
ガラス/PET : 接着強度13kg/15mm以上、測定回数5回における標準偏差が0.3未満であること
Al板/PET : 接着強度16kg/15mm以上、測定回数5回における標準偏差が0.3未満であること
ガラス/Acセル : フィルム破断すること
(評価)
各項目において、基準を満たすものを接着性良好(○)、基準を満たさないものを接着剤として不十分なレベル(×)と評価した。
(総合評価)
さらに、上記5項目の評価のうち、全て(5項目)が良好な場合を優れた接着性(◎)、4項目が良好な場合を接着性良好(○)、3項目の場合を接着性不十分(△)、2項目以下の場合を接着性不良(×)と判定した。なお、上記、△と×は接着剤として使用するには不十分なレベルである。
Figure 0005143449
Figure 0005143449
Figure 0005143449
Figure 0005143449
Figure 0005143449
Figure 0005143449
表3〜8に示すとおり、実施例8〜11の活性エネルギー線硬化型接着剤は優れた接着性を示した。一方、比較例5〜8の活性エネルギー線硬化型接着剤は、接着力が不足し性能の劣るものであった。
合成例1で得られた脂環式ジエポキシ化合物のGC分析のチャートである。 合成例2で得られた脂環式ジエポキシ化合物のGC分析のチャートである。 合成例3で得られた脂環式ジエポキシ化合物のGC分析のチャートである。 比較合成例1で得られた脂環式ジエポキシ化合物のGC分析のチャートである。 合成例1において得られたビシクロヘキシル−3,3′−ジエンのGC分析のチャートである。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラム(上図)と保持時間17.73分のピークのMSスペクトル(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラムの拡大図(上図)と保持時間17.73分のピークのMSスペクトルの拡大図(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラム(上図)と保持時間17.91分のピークのMSスペクトル(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラムの拡大図(上図)と保持時間17.91分のピークのMSスペクトルの拡大図(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラム(上図)と保持時間18.13分のピークのMSスペクトル(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラムの拡大図(上図)と保持時間18.13分のピークのMSスペクトルの拡大図(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラム(上図)と保持時間18.48分のピークのMSスペクトル(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラムの拡大図(上図)と保持時間18.48分のピークのMSスペクトルの拡大図(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラム(上図)と保持時間18.69分のピークのMSスペクトル(下図)である。 合成例1で得られた脂環式ジエポキシ化合物のGC−MS分析におけるガスクロマトグラムの拡大図(上図)と保持時間18.69分のピークのMSスペクトルの拡大図(下図)である。

Claims (20)

  1. 下記式(1)
    Figure 0005143449
    (式中、R1、R2、R3、R4、R5、R6、R7、R8、R9、R10、R11、R12、R13、R14、R15、R16、R17及びR18は、同一又は異なって、水素原子、ハロゲン原子、酸素原子若しくはハロゲン原子を有していてもよい炭化水素基、又は置換基を有していてもよいアルコキシ基を示す)
    で表される3,4,3′,4′−ジエポキシビシクロヘキシル化合物であって、該3,4,3′,4′−ジエポキシビシクロヘキシル化合物の異性体の含有量が、3,4,3′,4′−ジエポキシビシクロヘキシル化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%以下である脂環式ジエポキシ化合物(A1)、若しくは下記式(2)
    Figure 0005143449
    (式中、R1、R2、R3、R4、R5、R6、R7、R8、R9、R10、R11、R12、R13、R14、R15、R16、R17及びR18は、同一又は異なって、水素原子、ハロゲン原子、酸素原子若しくはハロゲン原子を有していてもよい炭化水素基、又は置換基を有していてもよいアルコキシ基を示す)
    で表されるビシクロヘキシル−3,3′−ジエン化合物であって、該ビシクロヘキシル−3,3′−ジエン化合物の異性体の含有量が、ビシクロヘキシル−3,3′−ジエン化合物とその異性体の総和に対して、ガスクロマトグラフィーによるピーク面積の割合として20%未満である脂環式ジエン化合物をエポキシ化することにより得られる脂環式ジエポキシ化合物(A1′)、又は、前記脂環式ジエポキシ化合物(A1)若しくは脂環式ジエポキシ化合物(A1′)とそれ以外のエポキシ化合物(A2)からなるエポキシ樹脂(A)を含有する熱又は活性エネルギー線硬化型接着剤。
  2. 式(1)又は式(2)中のR1〜R18がすべて水素原子である請求項1記載の接着剤。
  3. エポキシ樹脂(A)が、脂環式ジエポキシ化合物(A1)又は(A1′)99〜10重量%とエポキシ化合物(A2)1〜90重量%[(A1)又は(A1′)と(A2)の合計は100重量%]とで構成されている請求項1又は2記載の接着剤。
  4. エポキシ樹脂(A)が、脂環式ジエポキシ化合物(A1)又は(A1′)80〜10重量%とエポキシ化合物(A2)20〜90重量%[(A1)又は(A1′)と(A2)の合計は100重量%]とで構成されている請求項1又は2記載の接着剤。
  5. エポキシ樹脂(A)とともに硬化剤(B)を含有する熱硬化型の接着剤である請求項1〜4の何れかの項に記載の接着剤。
  6. 硬化剤(B)がフェノール樹脂(B1)であり、さらに硬化促進剤(C)を含有する請求項5記載の接着剤。
  7. 硬化剤(B)が、加熱によりカチオン重合を開始させる物質を放出する開始剤として作用する硬化剤(B2)である請求項5記載記載の接着剤。
  8. エポキシ樹脂(A)100重量部に対して、硬化剤(B2)が0.05〜20重量部配合されている請求項7記載の接着剤。
  9. エポキシ樹脂(A)とともに光重合開始剤(D)を含有する活性エネルギー線硬化型の接着剤である請求項1〜4の何れかの項に記載の接着剤。
  10. さらに、エポキシ基又はエポキシ基と水酸基を有するアクリル樹脂(E)、及び/又は分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)を含有する請求項9記載の接着剤。
  11. エポキシ基樹脂(A)100重量部に対して、アクリル樹脂(E)が1〜85重量部配合されている請求項10記載の接着剤。
  12. エポキシ基樹脂(A)100重量部に対して、分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)が1〜50重量部配合されている請求項10記載の接着剤。
  13. エポキシ樹脂(A)100重量部に対して、但しエポキシ基又はエポキシ基と水酸基を有するアクリル樹脂(E)及び/又は分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)を含む場合は、エポキシ樹脂(A)とエポキシ基又はエポキシ基と水酸基を有するアクリル樹脂(E)と分子内に水酸基を2〜4個有するカプロラクトン変性ポリオール化合物(F)の総量100重量部に対して、光重合開始剤(D)が0.01〜20重量部配合されている請求項9〜12の何れかの項に記載の接着剤。
  14. さらに、エラストマー(G)を含有する請求項1〜13の何れかの項に記載の接着剤。
  15. 接着剤中に導電性粒子(H)を分散させた異方導電性接着剤である請求項1〜14の何れかの項に記載の接着剤。
  16. 請求項1〜15の何れかの項に記載の接着剤を用いて形成された接着体。
  17. 請求項1〜15の何れかの項に記載の接着剤により電子部品を接合して形成された電子機器である請求項16記載の接着体。
  18. 電子部品が、半導体素子、半導体装置、プリント回路基板、液晶ディスプレイ(LCD)パネル、プラズマディスプレイ(PDP)パネル、エレクトロルミネッセンス(EL)パネル又はフィールドエミッションディスプレイ(FED)パネルの何れかである請求項17記載の接着体。
  19. 被接着体を請求項1〜15の何れかの項に記載の接着剤により接着することを特徴とする接着方法。
  20. 被接着体が電子部品である請求項19記載の接着方法。
JP2007052376A 2007-03-02 2007-03-02 熱又は活性エネルギー線硬化型接着剤 Active JP5143449B2 (ja)

Priority Applications (1)

Application Number Priority Date Filing Date Title
JP2007052376A JP5143449B2 (ja) 2007-03-02 2007-03-02 熱又は活性エネルギー線硬化型接着剤

Applications Claiming Priority (1)

Application Number Priority Date Filing Date Title
JP2007052376A JP5143449B2 (ja) 2007-03-02 2007-03-02 熱又は活性エネルギー線硬化型接着剤

Publications (2)

Publication Number Publication Date
JP2008214449A JP2008214449A (ja) 2008-09-18
JP5143449B2 true JP5143449B2 (ja) 2013-02-13

Family

ID=39834892

Family Applications (1)

Application Number Title Priority Date Filing Date
JP2007052376A Active JP5143449B2 (ja) 2007-03-02 2007-03-02 熱又は活性エネルギー線硬化型接着剤

Country Status (1)

Country Link
JP (1) JP5143449B2 (ja)

Families Citing this family (23)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP5803076B2 (ja) * 2009-10-13 2015-11-04 Jnc株式会社 重合性液晶化合物ならびにその重合体
JP2014149918A (ja) * 2011-06-06 2014-08-21 Hitachi Chemical Co Ltd フィルム状回路接続材料及び回路接続構造体
JP5953131B2 (ja) * 2011-06-10 2016-07-20 積水化学工業株式会社 異方性導電材料、接続構造体及び接続構造体の製造方法
JP2013118181A (ja) * 2011-11-02 2013-06-13 Sekisui Chem Co Ltd 異方性導電材料及び接続構造体
TWI655084B (zh) * 2012-08-24 2019-04-01 日商迪睿合股份有限公司 異向性導電膜及其製造方法
KR101716987B1 (ko) * 2012-08-24 2017-03-15 데쿠세리아루즈 가부시키가이샤 이방성 도전 필름의 제조 방법 및 이방성 도전 필름
SG11201502443WA (en) * 2012-09-29 2015-04-29 3M Innovative Properties Co Adhesive composition and adhesive tape
EP2957585A4 (en) * 2013-02-18 2016-10-05 Daicel Corp EPOXY RESIN COMPOSITION AND CURED PRODUCT THEREFOR, PREPREG, AND FIBER REINFORCED COMPOSITE MATERIAL
JP6292808B2 (ja) 2013-09-13 2018-03-14 デクセリアルズ株式会社 接着剤、及び発光装置
WO2015046333A1 (ja) 2013-09-27 2015-04-02 株式会社ダイセル 半導体積層用接着剤組成物
WO2015064410A1 (ja) * 2013-10-30 2015-05-07 積水化学工業株式会社 有機el表示素子用封止剤
JP5703429B1 (ja) * 2013-10-30 2015-04-22 積水化学工業株式会社 有機el表示素子用封止剤
CN105900211A (zh) * 2014-01-29 2016-08-24 株式会社大赛璐 纳米压印用光固化性组合物、以及使用了该组合物的微细图案的形成方法
JP6430148B2 (ja) * 2014-05-23 2018-11-28 デクセリアルズ株式会社 接着剤及び接続構造体
WO2015178482A1 (ja) * 2014-05-23 2015-11-26 デクセリアルズ株式会社 接着剤及び接続構造体
JP6419457B2 (ja) * 2014-05-23 2018-11-07 デクセリアルズ株式会社 接着剤及び接続構造体
JP5983694B2 (ja) * 2014-09-10 2016-09-06 デクセリアルズ株式会社 異方性導電接着剤
JP6378985B2 (ja) * 2014-09-10 2018-08-22 積水化学工業株式会社 有機エレクトロルミネッセンス表示素子用封止剤
JP6493968B2 (ja) * 2015-03-18 2019-04-03 デクセリアルズ株式会社 接続方法、接合体、異方性導電フィルム、及び接合体の前駆体
JP7647178B2 (ja) * 2021-03-05 2025-03-18 株式会社レゾナック 導電性接着剤組成物、有機エレクトロニクスデバイス、及び有機エレクトロニクスデバイスを製造する方法
JP2024063368A (ja) * 2022-10-26 2024-05-13 デクセリアルズ株式会社 接続材料、接続構造体、及び接続構造体の製造方法
TW202605017A (zh) * 2024-07-16 2026-02-01 南韓商可隆股份有限公司 包含塗層的塗膜及包含其的顯示裝置
KR20260012156A (ko) * 2024-07-16 2026-01-26 코오롱인더스트리 주식회사 코팅층을 포함하는 코팅 필름 및 이를 포함하는 표시장치

Family Cites Families (8)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP4663893B2 (ja) * 2001-03-23 2011-04-06 ダイセル化学工業株式会社 エポキシ化合物の製造方法
JP2004285125A (ja) * 2003-03-19 2004-10-14 Daicel Chem Ind Ltd エポキシ樹脂組成物及びその硬化物
JP4553572B2 (ja) * 2003-11-12 2010-09-29 ダイセル化学工業株式会社 紫外線硬化型接着剤およびその接着体
JP4426324B2 (ja) * 2004-01-21 2010-03-03 ダイセル化学工業株式会社 非エステル型エポキシ樹脂および樹脂組成物
JP4742538B2 (ja) * 2004-08-25 2011-08-10 住友ベークライト株式会社 樹脂組成物及び半導体製品
JP5354868B2 (ja) * 2006-07-06 2013-11-27 株式会社ダイセル 脂環式ジエポキシ化合物の製造方法、エポキシ樹脂組成物の製造方法、及び硬化物の製造方法
JP5226224B2 (ja) * 2007-01-31 2013-07-03 株式会社ダイセル 硬化性樹脂組成物及び光導波路
JP5248787B2 (ja) * 2007-02-06 2013-07-31 株式会社ダイセル 光硬化性樹脂組成物及び塗装物

Also Published As

Publication number Publication date
JP2008214449A (ja) 2008-09-18

Similar Documents

Publication Publication Date Title
JP2008214449A (ja) 熱又は活性エネルギー線硬化型接着剤
JP5892192B2 (ja) 熱重合系開始剤システム及び接着剤組成物
TWI622632B (zh) 導電性黏著劑、異向性導電薄膜及使用其之電子儀器
CN101484434B (zh) 脂环族二环氧化合物、环氧树脂组合物及固化物
US8034261B2 (en) Anisotropic conductive film composition, anisotropic conductive film including the same, and associated methods
JP2021185256A (ja) 接着剤組成物及びフィルム状接着剤組成物
JPWO2014162990A6 (ja) 導電性接着剤、異方性導電フィルム及びそれらを使用した電子機器
JP2015067618A (ja) 硬化性樹脂組成物及びその用途
JP6672837B2 (ja) 異方導電性接着剤組成物、フィルム状接着剤、接続構造体及び半導体装置
KR101144420B1 (ko) 고순도 지환식 에폭시 화합물, 그 제조 방법, 경화성에폭시 수지 조성물, 그 경화물, 및 용도
JP2004285125A (ja) エポキシ樹脂組成物及びその硬化物
WO2008020594A1 (fr) Résine époxy liquide modifiée, composition de résine époxy contenant celle-ci et produit cuit dérivé
CN102341426A (zh) 环氧树脂组合物
JPWO2018123806A1 (ja) アルケニル基含有樹脂、硬化性樹脂組成物およびその硬化物
JP5005236B2 (ja) 熱硬化型接着剤、異方導電性接着剤および電子機器
JPWO2017026396A1 (ja) エポキシ樹脂、変性エポキシ樹脂、エポキシ樹脂組成物およびその硬化物
JP4578188B2 (ja) エポキシ樹脂組成物、光半導体封止剤及び光半導体装置
JP5668659B2 (ja) アンダーフィル材料、半導体装置及びその製造方法
WO2007083715A1 (ja) 液状エポキシ樹脂、エポキシ樹脂組成物、および硬化物
JP6664147B2 (ja) 異方性導電フィルム及び異方性導電接続体
JP2015067806A (ja) プリント配線板形成用硬化性組成物およびプリント配線板形成用積層体の製造方法
JP4854295B2 (ja) 活性エネルギー線硬化型接着剤およびその接着体
JP2012219134A (ja) 電子部品用樹脂組成物及びそれを用いた液状封止材、電子部品装置
JP2011016887A (ja) 脂環式ジエポキシ化合物、脂環式ジエポキシ化合物の製造方法、エポキシ樹脂組成物および硬化物
JP2017115007A (ja) 硬化性エポキシ樹脂組成物

Legal Events

Date Code Title Description
A621 Written request for application examination

Free format text: JAPANESE INTERMEDIATE CODE: A621

Effective date: 20090930

A977 Report on retrieval

Free format text: JAPANESE INTERMEDIATE CODE: A971007

Effective date: 20120215

A131 Notification of reasons for refusal

Free format text: JAPANESE INTERMEDIATE CODE: A131

Effective date: 20120221

A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20120306

TRDD Decision of grant or rejection written
A01 Written decision to grant a patent or to grant a registration (utility model)

Free format text: JAPANESE INTERMEDIATE CODE: A01

Effective date: 20121120

A01 Written decision to grant a patent or to grant a registration (utility model)

Free format text: JAPANESE INTERMEDIATE CODE: A01

A61 First payment of annual fees (during grant procedure)

Free format text: JAPANESE INTERMEDIATE CODE: A61

Effective date: 20121121

FPAY Renewal fee payment (event date is renewal date of database)

Free format text: PAYMENT UNTIL: 20151130

Year of fee payment: 3

R150 Certificate of patent or registration of utility model

Ref document number: 5143449

Country of ref document: JP

Free format text: JAPANESE INTERMEDIATE CODE: R150

Free format text: JAPANESE INTERMEDIATE CODE: R150

R250 Receipt of annual fees

Free format text: JAPANESE INTERMEDIATE CODE: R250

R250 Receipt of annual fees

Free format text: JAPANESE INTERMEDIATE CODE: R250

R250 Receipt of annual fees

Free format text: JAPANESE INTERMEDIATE CODE: R250