JP5209254B2 - 置換フェノキシアザビシクロオクタン誘導体の製造方法 - Google Patents
置換フェノキシアザビシクロオクタン誘導体の製造方法 Download PDFInfo
- Publication number
- JP5209254B2 JP5209254B2 JP2007224234A JP2007224234A JP5209254B2 JP 5209254 B2 JP5209254 B2 JP 5209254B2 JP 2007224234 A JP2007224234 A JP 2007224234A JP 2007224234 A JP2007224234 A JP 2007224234A JP 5209254 B2 JP5209254 B2 JP 5209254B2
- Authority
- JP
- Japan
- Prior art keywords
- group
- formula
- substituted
- derivative
- unsubstituted
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
- RUXSEOOFKWLREN-UHFFFAOYSA-N 1-cyclooctyl-2-phenoxyazocane Chemical class C1CCCCCCC1N1C(OC=2C=CC=CC=2)CCCCCC1 RUXSEOOFKWLREN-UHFFFAOYSA-N 0.000 title claims description 12
- 238000000034 method Methods 0.000 title description 14
- -1 alcohol compound Chemical class 0.000 claims description 62
- 125000004432 carbon atom Chemical group C* 0.000 claims description 47
- 150000001875 compounds Chemical class 0.000 claims description 34
- 238000006243 chemical reaction Methods 0.000 claims description 28
- 239000002904 solvent Substances 0.000 claims description 28
- 125000001424 substituent group Chemical group 0.000 claims description 18
- 238000004519 manufacturing process Methods 0.000 claims description 12
- 125000002252 acyl group Chemical group 0.000 claims description 11
- 125000000217 alkyl group Chemical group 0.000 claims description 11
- 125000003277 amino group Chemical group 0.000 claims description 10
- 125000003118 aryl group Chemical group 0.000 claims description 9
- 125000001072 heteroaryl group Chemical group 0.000 claims description 9
- 125000003107 substituted aryl group Chemical group 0.000 claims description 9
- 125000001153 fluoro group Chemical group F* 0.000 claims description 8
- 125000001309 chloro group Chemical group Cl* 0.000 claims description 7
- 229910052731 fluorine Inorganic materials 0.000 claims description 7
- 125000005843 halogen group Chemical group 0.000 claims description 7
- 125000000547 substituted alkyl group Chemical group 0.000 claims description 7
- 125000004453 alkoxycarbonyl group Chemical group 0.000 claims description 6
- 229910052801 chlorine Chemical group 0.000 claims description 6
- 238000003756 stirring Methods 0.000 claims description 6
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims description 5
- 125000005017 substituted alkenyl group Chemical group 0.000 claims description 5
- 125000000304 alkynyl group Chemical group 0.000 claims description 4
- 238000009835 boiling Methods 0.000 claims description 4
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 21
- 239000002585 base Substances 0.000 description 17
- 235000019441 ethanol Nutrition 0.000 description 16
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 15
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 12
- JADYNVYECHTREL-UHFFFAOYSA-N 3-benzyl-8-[2-fluoro-4-(trifluoromethyl)phenoxy]-3-azabicyclo[3.2.1]octane Chemical compound FC1=CC(C(F)(F)F)=CC=C1OC1C2CCC1CN(CC=1C=CC=CC=1)C2 JADYNVYECHTREL-UHFFFAOYSA-N 0.000 description 11
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 9
- 229940125904 compound 1 Drugs 0.000 description 7
- 239000012044 organic layer Substances 0.000 description 7
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 7
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 6
- 230000015572 biosynthetic process Effects 0.000 description 5
- 238000003786 synthesis reaction Methods 0.000 description 5
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 4
- GQHTUMJGOHRCHB-UHFFFAOYSA-N 2,3,4,6,7,8,9,10-octahydropyrimido[1,2-a]azepine Chemical compound C1CCCCN2CCCN=C21 GQHTUMJGOHRCHB-UHFFFAOYSA-N 0.000 description 4
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 4
- ZCSHNCUQKCANBX-UHFFFAOYSA-N lithium diisopropylamide Chemical compound [Li+].CC(C)[N-]C(C)C ZCSHNCUQKCANBX-UHFFFAOYSA-N 0.000 description 4
- 238000002844 melting Methods 0.000 description 4
- 230000008018 melting Effects 0.000 description 4
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 4
- 125000004426 substituted alkynyl group Chemical group 0.000 description 4
- MVCGQTYWLZSKSB-UHFFFAOYSA-N 1,2-difluoro-4-(trifluoromethyl)benzene Chemical compound FC1=CC=C(C(F)(F)F)C=C1F MVCGQTYWLZSKSB-UHFFFAOYSA-N 0.000 description 3
- KBPLFHHGFOOTCA-UHFFFAOYSA-N 1-Octanol Chemical compound CCCCCCCCO KBPLFHHGFOOTCA-UHFFFAOYSA-N 0.000 description 3
- ZWEHNKRNPOVVGH-UHFFFAOYSA-N 2-Butanone Chemical compound CCC(C)=O ZWEHNKRNPOVVGH-UHFFFAOYSA-N 0.000 description 3
- QBGJTVIWVSLDFA-UHFFFAOYSA-N 3-benzyl-3-azabicyclo[3.2.1]octan-8-ol Chemical compound OC1C(C2)CCC1CN2CC1=CC=CC=C1 QBGJTVIWVSLDFA-UHFFFAOYSA-N 0.000 description 3
- VWJAMYNMBDGTRP-UHFFFAOYSA-N 3-benzyl-8-[2-(cyclopropylmethoxy)-4-(trifluoromethyl)phenoxy]-3-azabicyclo[3.2.1]octane Chemical compound C1CC1COC1=CC(C(F)(F)F)=CC=C1OC1C(C2)CCC1CN2CC1=CC=CC=C1 VWJAMYNMBDGTRP-UHFFFAOYSA-N 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 3
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 3
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical group [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 3
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 3
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 3
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 3
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 3
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 3
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 3
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 3
- 125000003342 alkenyl group Chemical group 0.000 description 3
- JFDZBHWFFUWGJE-UHFFFAOYSA-N benzonitrile Chemical compound N#CC1=CC=CC=C1 JFDZBHWFFUWGJE-UHFFFAOYSA-N 0.000 description 3
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 3
- 229940125782 compound 2 Drugs 0.000 description 3
- 229940126214 compound 3 Drugs 0.000 description 3
- 229940125898 compound 5 Drugs 0.000 description 3
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 3
- GUDMZGLFZNLYEY-UHFFFAOYSA-N cyclopropylmethanol Chemical compound OCC1CC1 GUDMZGLFZNLYEY-UHFFFAOYSA-N 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 3
- 239000000203 mixture Substances 0.000 description 3
- TVMXDCGIABBOFY-UHFFFAOYSA-N octane Chemical compound CCCCCCCC TVMXDCGIABBOFY-UHFFFAOYSA-N 0.000 description 3
- 230000003287 optical effect Effects 0.000 description 3
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 3
- BBMCTIGTTCKYKF-UHFFFAOYSA-N 1-heptanol Chemical compound CCCCCCCO BBMCTIGTTCKYKF-UHFFFAOYSA-N 0.000 description 2
- 125000001637 1-naphthyl group Chemical group [H]C1=C([H])C([H])=C2C(*)=C([H])C([H])=C([H])C2=C1[H] 0.000 description 2
- YQTCQNIPQMJNTI-UHFFFAOYSA-N 2,2-dimethylpropan-1-one Chemical group CC(C)(C)[C]=O YQTCQNIPQMJNTI-UHFFFAOYSA-N 0.000 description 2
- 125000004182 2-chlorophenyl group Chemical group [H]C1=C([H])C(Cl)=C(*)C([H])=C1[H] 0.000 description 2
- 125000001622 2-naphthyl group Chemical group [H]C1=C([H])C([H])=C2C([H])=C(*)C([H])=C([H])C2=C1[H] 0.000 description 2
- 125000000590 4-methylphenyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1*)C([H])([H])[H] 0.000 description 2
- 0 CN(CC1CC2)C[C@@]2[C@@]1Oc(ccc(*)c1)c1F Chemical compound CN(CC1CC2)C[C@@]2[C@@]1Oc(ccc(*)c1)c1F 0.000 description 2
- RGSFGYAAUTVSQA-UHFFFAOYSA-N Cyclopentane Chemical compound C1CCCC1 RGSFGYAAUTVSQA-UHFFFAOYSA-N 0.000 description 2
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 2
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 2
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 2
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 2
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 2
- AMQJEAYHLZJPGS-UHFFFAOYSA-N N-Pentanol Chemical compound CCCCCO AMQJEAYHLZJPGS-UHFFFAOYSA-N 0.000 description 2
- OFBQJSOFQDEBGM-UHFFFAOYSA-N Pentane Chemical compound CCCCC OFBQJSOFQDEBGM-UHFFFAOYSA-N 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 2
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 2
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 2
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 2
- 229910000288 alkali metal carbonate Inorganic materials 0.000 description 2
- 125000003545 alkoxy group Chemical group 0.000 description 2
- 125000004391 aryl sulfonyl group Chemical group 0.000 description 2
- 230000003197 catalytic effect Effects 0.000 description 2
- 238000004440 column chromatography Methods 0.000 description 2
- 125000000753 cycloalkyl group Chemical group 0.000 description 2
- 238000004090 dissolution Methods 0.000 description 2
- 125000006575 electron-withdrawing group Chemical group 0.000 description 2
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 2
- 125000002541 furyl group Chemical group 0.000 description 2
- ZSIAUFGUXNUGDI-UHFFFAOYSA-N hexan-1-ol Chemical compound CCCCCCO ZSIAUFGUXNUGDI-UHFFFAOYSA-N 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 229910052739 hydrogen Inorganic materials 0.000 description 2
- 239000001257 hydrogen Substances 0.000 description 2
- 125000002883 imidazolyl group Chemical group 0.000 description 2
- 238000005259 measurement Methods 0.000 description 2
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 description 2
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 2
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 2
- AICOOMRHRUFYCM-ZRRPKQBOSA-N oxazine, 1 Chemical compound C([C@@H]1[C@H](C(C[C@]2(C)[C@@H]([C@H](C)N(C)C)[C@H](O)C[C@]21C)=O)CC1=CC2)C[C@H]1[C@@]1(C)[C@H]2N=C(C(C)C)OC1 AICOOMRHRUFYCM-ZRRPKQBOSA-N 0.000 description 2
- 125000002971 oxazolyl group Chemical group 0.000 description 2
- FDPIMTJIUBPUKL-UHFFFAOYSA-N pentan-3-one Chemical compound CCC(=O)CC FDPIMTJIUBPUKL-UHFFFAOYSA-N 0.000 description 2
- 229910000027 potassium carbonate Inorganic materials 0.000 description 2
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 2
- 125000001501 propionyl group Chemical group O=C([*])C([H])([H])C([H])([H])[H] 0.000 description 2
- 238000000746 purification Methods 0.000 description 2
- 125000003226 pyrazolyl group Chemical group 0.000 description 2
- 125000002098 pyridazinyl group Chemical group 0.000 description 2
- 125000004076 pyridyl group Chemical group 0.000 description 2
- 125000000714 pyrimidinyl group Chemical group 0.000 description 2
- 238000004445 quantitative analysis Methods 0.000 description 2
- 239000002994 raw material Substances 0.000 description 2
- 238000001953 recrystallisation Methods 0.000 description 2
- 238000010992 reflux Methods 0.000 description 2
- 239000012312 sodium hydride Substances 0.000 description 2
- 229910000104 sodium hydride Inorganic materials 0.000 description 2
- 239000007858 starting material Substances 0.000 description 2
- 125000000335 thiazolyl group Chemical group 0.000 description 2
- 125000001544 thienyl group Chemical group 0.000 description 2
- 125000003837 (C1-C20) alkyl group Chemical group 0.000 description 1
- 125000006649 (C2-C20) alkynyl group Chemical group 0.000 description 1
- 125000006376 (C3-C10) cycloalkyl group Chemical group 0.000 description 1
- FTTATHOUSOIFOQ-UHFFFAOYSA-N 1,2,3,4,6,7,8,8a-octahydropyrrolo[1,2-a]pyrazine Chemical compound C1NCCN2CCCC21 FTTATHOUSOIFOQ-UHFFFAOYSA-N 0.000 description 1
- 125000004973 1-butenyl group Chemical group C(=CCC)* 0.000 description 1
- YDLIMIRAWKRQHO-UHFFFAOYSA-N 1-fluoro-2-propoxy-4-(trifluoromethyl)benzene Chemical compound CCCOC1=CC(C(F)(F)F)=CC=C1F YDLIMIRAWKRQHO-UHFFFAOYSA-N 0.000 description 1
- 125000006023 1-pentenyl group Chemical group 0.000 description 1
- 125000006017 1-propenyl group Chemical group 0.000 description 1
- 125000004206 2,2,2-trifluoroethyl group Chemical group [H]C([H])(*)C(F)(F)F 0.000 description 1
- 125000004974 2-butenyl group Chemical group C(C=CC)* 0.000 description 1
- QJQZRLXDLORINA-UHFFFAOYSA-N 2-cyclohexylethanol Chemical compound OCCC1CCCCC1 QJQZRLXDLORINA-UHFFFAOYSA-N 0.000 description 1
- MCOSBFKOUQAIJS-UHFFFAOYSA-N 2-fluoro-5-(trifluoromethyl)phenol Chemical compound OC1=CC(C(F)(F)F)=CC=C1F MCOSBFKOUQAIJS-UHFFFAOYSA-N 0.000 description 1
- 125000006024 2-pentenyl group Chemical group 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- 125000001494 2-propynyl group Chemical group [H]C#CC([H])([H])* 0.000 description 1
- 125000004975 3-butenyl group Chemical group C(CC=C)* 0.000 description 1
- 125000000474 3-butynyl group Chemical group [H]C#CC([H])([H])C([H])([H])* 0.000 description 1
- CSDQQAQKBAQLLE-UHFFFAOYSA-N 4-(4-chlorophenyl)-4,5,6,7-tetrahydrothieno[3,2-c]pyridine Chemical compound C1=CC(Cl)=CC=C1C1C(C=CS2)=C2CCN1 CSDQQAQKBAQLLE-UHFFFAOYSA-N 0.000 description 1
- 125000006163 5-membered heteroaryl group Chemical group 0.000 description 1
- RVDLHGSZWAELAU-UHFFFAOYSA-N 5-tert-butylthiophene-2-carbonyl chloride Chemical compound CC(C)(C)C1=CC=C(C(Cl)=O)S1 RVDLHGSZWAELAU-UHFFFAOYSA-N 0.000 description 1
- 125000006164 6-membered heteroaryl group Chemical group 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical group [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- 125000003358 C2-C20 alkenyl group Chemical group 0.000 description 1
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 1
- NTIZESTWPVYFNL-UHFFFAOYSA-N Methyl isobutyl ketone Chemical compound CC(C)CC(C)=O NTIZESTWPVYFNL-UHFFFAOYSA-N 0.000 description 1
- UIHCLUNTQKBZGK-UHFFFAOYSA-N Methyl isobutyl ketone Natural products CCC(C)C(C)=O UIHCLUNTQKBZGK-UHFFFAOYSA-N 0.000 description 1
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 1
- CTQNGGLPUBDAKN-UHFFFAOYSA-N O-Xylene Chemical compound CC1=CC=CC=C1C CTQNGGLPUBDAKN-UHFFFAOYSA-N 0.000 description 1
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- 241000534944 Thia Species 0.000 description 1
- 125000000738 acetamido group Chemical group [H]C([H])([H])C(=O)N([H])[*] 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 150000008041 alkali metal carbonates Chemical class 0.000 description 1
- 150000008044 alkali metal hydroxides Chemical class 0.000 description 1
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 1
- 229910001860 alkaline earth metal hydroxide Inorganic materials 0.000 description 1
- 125000004390 alkyl sulfonyl group Chemical group 0.000 description 1
- 125000002490 anilino group Chemical group [H]N(*)C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 150000004945 aromatic hydrocarbons Chemical class 0.000 description 1
- 125000003710 aryl alkyl group Chemical group 0.000 description 1
- RQPZNWPYLFFXCP-UHFFFAOYSA-L barium dihydroxide Chemical compound [OH-].[OH-].[Ba+2] RQPZNWPYLFFXCP-UHFFFAOYSA-L 0.000 description 1
- 229910001863 barium hydroxide Inorganic materials 0.000 description 1
- 125000000043 benzamido group Chemical group [H]N([*])C(=O)C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 125000001246 bromo group Chemical group Br* 0.000 description 1
- 125000005997 bromomethyl group Chemical group 0.000 description 1
- BTANRVKWQNVYAZ-UHFFFAOYSA-N butan-2-ol Chemical compound CCC(C)O BTANRVKWQNVYAZ-UHFFFAOYSA-N 0.000 description 1
- AXCZMVOFGPJBDE-UHFFFAOYSA-L calcium dihydroxide Chemical compound [OH-].[OH-].[Ca+2] AXCZMVOFGPJBDE-UHFFFAOYSA-L 0.000 description 1
- 239000000920 calcium hydroxide Substances 0.000 description 1
- 229910001861 calcium hydroxide Inorganic materials 0.000 description 1
- 229910052799 carbon Inorganic materials 0.000 description 1
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 1
- 239000012295 chemical reaction liquid Substances 0.000 description 1
- 125000004218 chloromethyl group Chemical group [H]C([H])(Cl)* 0.000 description 1
- 125000004093 cyano group Chemical group *C#N 0.000 description 1
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- PGGYWYZJYRRNPJ-UHFFFAOYSA-N cyclohexanone;n,n-dimethylformamide Chemical compound CN(C)C=O.O=C1CCCCC1 PGGYWYZJYRRNPJ-UHFFFAOYSA-N 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- VSSAZBXXNIABDN-UHFFFAOYSA-N cyclohexylmethanol Chemical compound OCC1CCCCC1 VSSAZBXXNIABDN-UHFFFAOYSA-N 0.000 description 1
- 125000000640 cyclooctyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- ISQVBYGGNVVVHB-UHFFFAOYSA-N cyclopentylmethanol Chemical compound OCC1CCCC1 ISQVBYGGNVVVHB-UHFFFAOYSA-N 0.000 description 1
- 125000004772 dichloromethyl group Chemical group [H]C(Cl)(Cl)* 0.000 description 1
- 125000001028 difluoromethyl group Chemical group [H]C(F)(F)* 0.000 description 1
- 125000002147 dimethylamino group Chemical group [H]C([H])([H])N(*)C([H])([H])[H] 0.000 description 1
- 239000003814 drug Substances 0.000 description 1
- 238000000921 elemental analysis Methods 0.000 description 1
- 239000004210 ether based solvent Substances 0.000 description 1
- 125000001301 ethoxy group Chemical group [H]C([H])([H])C([H])([H])O* 0.000 description 1
- 125000000031 ethylamino group Chemical group [H]C([H])([H])C([H])([H])N([H])[*] 0.000 description 1
- 125000006125 ethylsulfonyl group Chemical group 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- 125000004216 fluoromethyl group Chemical group [H]C([H])(F)* 0.000 description 1
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 1
- 125000001188 haloalkyl group Chemical group 0.000 description 1
- 125000006343 heptafluoro propyl group Chemical group 0.000 description 1
- DMEGYFMYUHOHGS-UHFFFAOYSA-N heptamethylene Natural products C1CCCCCC1 DMEGYFMYUHOHGS-UHFFFAOYSA-N 0.000 description 1
- GNOIPBMMFNIUFM-UHFFFAOYSA-N hexamethylphosphoric triamide Chemical compound CN(C)P(=O)(N(C)C)N(C)C GNOIPBMMFNIUFM-UHFFFAOYSA-N 0.000 description 1
- 238000002329 infrared spectrum Methods 0.000 description 1
- 229910052740 iodine Inorganic materials 0.000 description 1
- ZXEKIIBDNHEJCQ-UHFFFAOYSA-N isobutanol Chemical compound CC(C)CO ZXEKIIBDNHEJCQ-UHFFFAOYSA-N 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 125000001786 isothiazolyl group Chemical group 0.000 description 1
- 125000000842 isoxazolyl group Chemical group 0.000 description 1
- 239000005453 ketone based solvent Substances 0.000 description 1
- 239000010410 layer Substances 0.000 description 1
- SIAPCJWMELPYOE-UHFFFAOYSA-N lithium hydride Chemical compound [LiH] SIAPCJWMELPYOE-UHFFFAOYSA-N 0.000 description 1
- 229910000103 lithium hydride Inorganic materials 0.000 description 1
- ZLNQQNXFFQJAID-UHFFFAOYSA-L magnesium carbonate Chemical compound [Mg+2].[O-]C([O-])=O ZLNQQNXFFQJAID-UHFFFAOYSA-L 0.000 description 1
- 239000001095 magnesium carbonate Substances 0.000 description 1
- 229910000021 magnesium carbonate Inorganic materials 0.000 description 1
- VTHJTEIRLNZDEV-UHFFFAOYSA-L magnesium dihydroxide Chemical compound [OH-].[OH-].[Mg+2] VTHJTEIRLNZDEV-UHFFFAOYSA-L 0.000 description 1
- 239000000347 magnesium hydroxide Substances 0.000 description 1
- 229910001862 magnesium hydroxide Inorganic materials 0.000 description 1
- CRGZYKWWYNQGEC-UHFFFAOYSA-N magnesium;methanolate Chemical compound [Mg+2].[O-]C.[O-]C CRGZYKWWYNQGEC-UHFFFAOYSA-N 0.000 description 1
- 229910052987 metal hydride Inorganic materials 0.000 description 1
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 description 1
- 125000000250 methylamino group Chemical group [H]N(*)C([H])([H])[H] 0.000 description 1
- 125000004170 methylsulfonyl group Chemical group [H]C([H])([H])S(*)(=O)=O 0.000 description 1
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000003136 n-heptyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000001280 n-hexyl group Chemical group C(CCCCC)* 0.000 description 1
- 125000000740 n-pentyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 229910052757 nitrogen Inorganic materials 0.000 description 1
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 1
- 150000002900 organolithium compounds Chemical class 0.000 description 1
- 125000006340 pentafluoro ethyl group Chemical group FC(F)(F)C(F)(F)* 0.000 description 1
- 125000003170 phenylsulfonyl group Chemical group C1(=CC=CC=C1)S(=O)(=O)* 0.000 description 1
- RPDAUEIUDPHABB-UHFFFAOYSA-N potassium ethoxide Chemical compound [K+].CC[O-] RPDAUEIUDPHABB-UHFFFAOYSA-N 0.000 description 1
- NTTOTNSKUYCDAV-UHFFFAOYSA-N potassium hydride Chemical compound [KH] NTTOTNSKUYCDAV-UHFFFAOYSA-N 0.000 description 1
- 229910000105 potassium hydride Inorganic materials 0.000 description 1
- BDAWXSQJJCIFIK-UHFFFAOYSA-N potassium methoxide Chemical compound [K+].[O-]C BDAWXSQJJCIFIK-UHFFFAOYSA-N 0.000 description 1
- FVSKHRXBFJPNKK-UHFFFAOYSA-N propionitrile Chemical compound CCC#N FVSKHRXBFJPNKK-UHFFFAOYSA-N 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 125000000168 pyrrolyl group Chemical group 0.000 description 1
- 229930195734 saturated hydrocarbon Natural products 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 229910000029 sodium carbonate Inorganic materials 0.000 description 1
- QDRKDTQENPPHOJ-UHFFFAOYSA-N sodium ethoxide Chemical compound [Na+].CC[O-] QDRKDTQENPPHOJ-UHFFFAOYSA-N 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- HXJUTPCZVOIRIF-UHFFFAOYSA-N sulfolane Chemical compound O=S1(=O)CCCC1 HXJUTPCZVOIRIF-UHFFFAOYSA-N 0.000 description 1
- 239000011593 sulfur Substances 0.000 description 1
- 229910052717 sulfur Inorganic materials 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 1
- 125000001425 triazolyl group Chemical group 0.000 description 1
- 125000003866 trichloromethyl group Chemical group ClC(Cl)(Cl)* 0.000 description 1
- IMNIMPAHZVJRPE-UHFFFAOYSA-N triethylenediamine Chemical compound C1CN2CCN1CC2 IMNIMPAHZVJRPE-UHFFFAOYSA-N 0.000 description 1
- 125000004044 trifluoroacetyl group Chemical group FC(C(=O)*)(F)F 0.000 description 1
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 239000008096 xylene Substances 0.000 description 1
Landscapes
- Other In-Based Heterocyclic Compounds (AREA)
Description
で示されるアザビシクロオール誘導体の溶媒溶液に、前記アザビシクロオール誘導体1モルに対して、1〜3モルの塩基を加え、次いで、反応液の温度を−50℃〜+20℃に制御しながら、前記アザビシクロオール誘導体1モルに対して、0.5〜3モルの式(II−1)
で示されるハロゲノベンゼン化合物を添加し、全容を−50℃〜+20℃で攪拌することにより、式(III−1)
で示される2−ハロゲノフェノキシアザビシクロオクタン誘導体を含む溶媒溶液を得、さらに、得られた2−ハロゲノフェノキシアザビシクロオクタン誘導体を含む溶媒溶液に、2−ハロゲノフェノキシアザビシクロオクタン誘導体1モルに対して、1〜10モルの塩基を加え、次いで、2−ハロゲノフェノキシアザビシクロオクタン誘導体1モルに対して、0.5〜5モルの式(IV)
本発明の製造方法においては、前記式(II−1)及び式(III−1)で表される化合物が、前記式(II−1)及び式(III−1)中、Xがフッ素原子又は塩素原子の化合物であることが好ましい。
1)置換フェノキシアザビシクロオクタン誘導体の製造方法
本発明の製造方法は、式(V)で示される置換フェノキシアザビシクロオクタン誘導体(以下、「置換フェノキシアザビシクロオクタン誘導体(V)」)ということがある。)を製造する方法であって、前記式(I)で示されるアザビシクロオール誘導体(以下、「アザビシクロオール誘導体(I)」ということがある。)と、式(II)で示されるハロゲノベンゼン化合物(以下、「ハロゲノベンゼン化合物(II)」という。)を、塩基存在下、20℃以下で反応させて、式(III)で示される2−ハロゲノフェノキシアザビシクロオクタン誘導体(以下、「2−ハロゲノフェノキシアザビシクロオクタン誘導体(III)」ということがある。)を得(工程(A))、さらに、得られた式(III)で表される2−ハロゲノフェノキシアザビシクロオクタン誘導体(III)を、塩基の存在下、式(IV)で示されるアルコール化合物(以下、「アルコール化合物(IV)」ということがある。)と反応させること(工程(B))を特徴とする。
先ず、アザビシクロオール誘導体(I)と、ハロゲノベンゼン化合物(II)を、塩基存在下、20℃以下で反応させて、2−ハロゲノフェノキシアザビシクロオクタン誘導体(III)を得る。
nは1又は2を表す。
例えば、アザビシクロオール誘導体(I)のうち、nが1、R1がベンジル基である化合物は、J.Med.Chem.,46,1456(2003)に記載の方法で製造することができる。また、この化合物を接触水素還元することにより、R1が水素原子である化合物に誘導することができ、このものを出発原料として、公知の製造方法により、R1が、無置換若しくは置換基を有する炭素数1〜20のアルキル基、無置換若しくは置換基を有する炭素数2〜20のアルケニル基、無置換若しくは置換基を有する炭素数2〜20のアルキニル基、無置換若しくは置換基を有するアリール基、無置換若しくは置換基を有するヘテロアリール基、炭素数2〜20のアルコキシカルボニル基、アシル基、アミノ基、又は置換基を有するアミノ基である化合物に誘導することができる。
これらの塩基は1種単独で、あるいは2種以上を組み合わせて用いることができる。
これらの溶媒は1種単独で、あるいは2種以上を組み合わせて用いることができる。
工程(A)の反応をこのような反応温度で行うことにより、目的物を収率よく得ることができる。
また、工程(A)で得られた反応液(2−ハロゲノフェノキシアザビシクロオクタン誘導体(III)を含む溶液)をそのまま連続的に次の工程(B)に供することもできる。
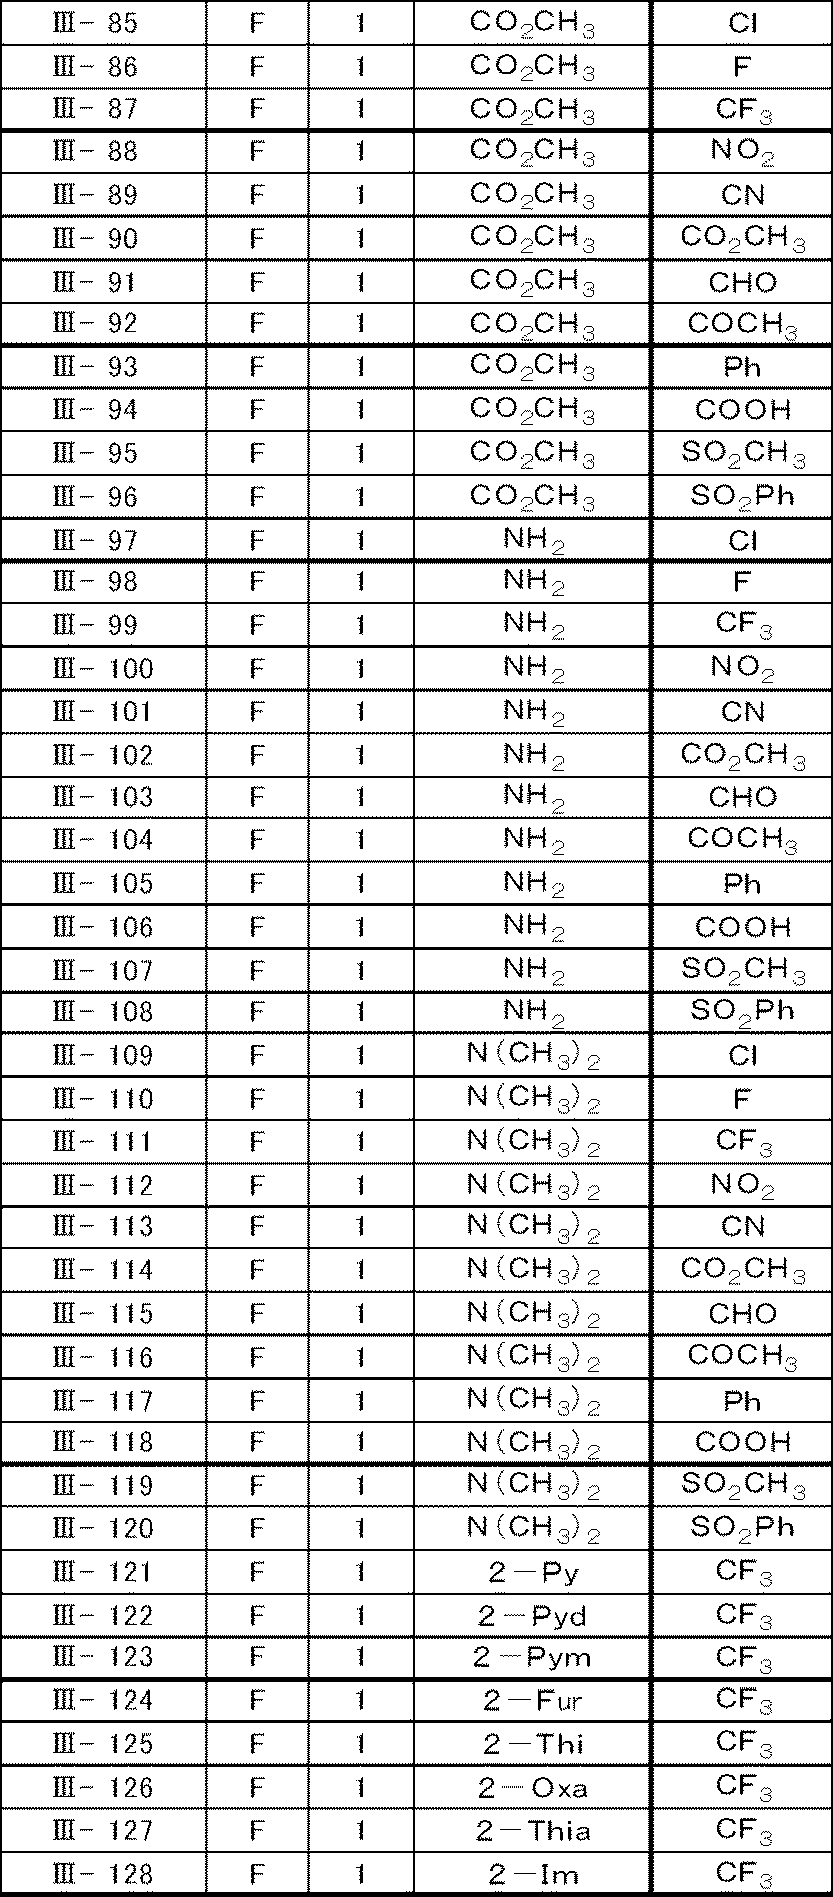
Bn:ベンジル基、Ph:フェニル基、cPr:シクロプロピル基、Py:ピリジル基、Pyd:ピリダジニル基、Pym:ピリミジニル基、Fur:フリル基、Thi:チエニル基、Oxa:オキサゾリル基、Thia:チアゾリル基、Im:イミダゾリル基、Pyr:ピラゾリル基
次いで、得られた2−ハロゲノフェノキシアザビシクロオクタン誘導体(III)を、塩基の存在下、アルコール化合物(IV)と反応させることにより、置換フェノキシアザビシクロオクタン誘導体(V)を得ることができる。
工程(B)の反応をこのような反応温度で行うことにより、目的物を収率よく得ることができる。
3−ベンジル−8−(2−シクロプロピルメトキシ−4−トリフルオロメチルフェノキシ)−3−アザビシクロ[3.2.1]オクタン(化合物1)の合成
その後、3−ベンジル−8−(2−フルオロ−4−トリフルオロメチルフェノキシ)−3−アザビシクロ[3.2.1]オクタン(化合物4)を含む反応液を室温に戻し、そこへ、シクロプロピルメタノール(化合物5)3.95g(54.7mmol)及びカリウムt−ブトキシド 7.68g(68.4mmol)を順次加え、全容を4時間加熱還流した。
反応液を室温に戻して水を加え、有機層を分取、これをさらに水洗した後、濃縮乾固して得られた残渣をメタノールにて結晶化して,表記化合物1を14.04g(収率71.4%)得た。得られた化合物1の純度は92.9重量%であり、融点は51.5℃であった。
3−ベンジル−8−(2−フルオロ−4−トリフルオロメチルフェノキシ)−3−アザビシクロ[3.2.1]オクタン(化合物4)の合成
反応液に水を加え、35%塩酸を用いてpH4とし、トルエンにて3回抽出した。有機層を集め、水洗した後、濃縮した。得られた残渣をメタノールにて結晶化して表記化合物4を11.62g(収率65.7%)得た。得られた化合物4の純度は97.6重量%であり、融点は60.8℃であった。
3−ベンジル−8−(2−シクロプロピルメトキシ−4−トリフルオロメチルフェノキシ)−3−アザビシクロ[3.2.1]オクタン(化合物1)の合成
反応液を室温に戻して水を加えた後、ジオキサン層を分取し、表記化合物1を含むジオキサン溶液13.4gを得た。高速液体クロマトグラフィー(HPLC)を用いた定量分析の結果、この溶液は表記化合物1を28.9重量%含有しており、収率は89.9%であった。
3−ベンジル−8−(2−フルオロ−4−トリフルオロメチルフェノキシ)−3−アザビシクロ[3.2.1]オクタン(化合物4)の合成
反応液に水及びトルエンを順次加え、有機層を分取した。有機層を水洗して表記化合物4含むトルエン溶液36.56gを得た。HPLCを用いた定量分析の結果、この溶液は表記化合物4を41.52重量%含有しており、収率は87.8%であった。
3−ベンジル−8−(2−シクロプロピルメトキシ−4−トリフルオロメチルフェノキシ)−3−アザビシクロ[3.2.1]オクタン(化合物1)の合成
反応液を室温に戻して水を加え、有機層を分取した。有機層を水洗した後、濃縮乾固して得られた残渣をメタノールにて結晶化して表記化合物1を12.38g(収率59.83%)得た。得られた化合物1の純度は95.04重量%、融点は、51.5℃であった。
Claims (2)
- 式(I)
で示されるアザビシクロオール誘導体の溶媒溶液に、前記アザビシクロオール誘導体1モルに対して、1〜3モルの塩基を加え、次いで、反応液の温度を−50℃〜+20℃に制御しながら、前記アザビシクロオール誘導体1モルに対して、0.5〜3モルの式(II−1)
(式中、Xはハロゲン原子を表す。)
で示されるハロゲノベンゼン化合物を添加し、全容を−50℃〜+20℃で攪拌することにより、式(III−1)
で示される2−ハロゲノフェノキシアザビシクロオクタン誘導体を含む溶媒溶液を得、さらに、得られた2−ハロゲノフェノキシアザビシクロオクタン誘導体を含む溶媒溶液に、2−ハロゲノフェノキシアザビシクロオクタン誘導体1モルに対して、1〜10モルの塩基を加え、次いで、2−ハロゲノフェノキシアザビシクロオクタン誘導体1モルに対して、0.5〜5モルの式(IV)
- 前記式(II−1)および式(III−1)で表される化合物が、前記式(II−1)および式(III−1)中、Xがフッ素原子または塩素原子の化合物である請求項1に記載の製造方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2007224234A JP5209254B2 (ja) | 2007-08-30 | 2007-08-30 | 置換フェノキシアザビシクロオクタン誘導体の製造方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2007224234A JP5209254B2 (ja) | 2007-08-30 | 2007-08-30 | 置換フェノキシアザビシクロオクタン誘導体の製造方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2009057299A JP2009057299A (ja) | 2009-03-19 |
| JP5209254B2 true JP5209254B2 (ja) | 2013-06-12 |
Family
ID=40553375
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2007224234A Expired - Fee Related JP5209254B2 (ja) | 2007-08-30 | 2007-08-30 | 置換フェノキシアザビシクロオクタン誘導体の製造方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP5209254B2 (ja) |
Families Citing this family (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN103570729B (zh) * | 2012-07-26 | 2017-02-08 | 华东理工大学 | 环烯酮构建的二环新烟碱化合物及其制备方法和应用 |
Family Cites Families (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO1997031891A1 (en) * | 1996-03-01 | 1997-09-04 | Merck & Co., Inc. | Process for regioselective substitution of trifluorobenzoate or trifluorobenzonitrile |
| US6518285B2 (en) * | 1999-12-21 | 2003-02-11 | Ortho Mcneil Pharmaceutical, Inc. | Piperidinyloxy and pyrrolidinyloxy oxazolidinone antibacterials |
| US20030225152A1 (en) * | 2001-09-27 | 2003-12-04 | Andrews Steven W. | 3-(Arylamino)methylene-1, 3-dihydro-2h-indol-2-ones as kinase inhibitors |
| WO2004069816A1 (en) * | 2003-02-07 | 2004-08-19 | Ranbaxy Laboratories Limited | Oxazolidinone derivatives as antimicrobials |
| WO2005023762A1 (en) * | 2003-09-04 | 2005-03-17 | Abbott Laboratories | Pyrrolidine-2-carbonitrile derivatives and their use as inhibitors of dipeptidyl peptidase-iv (dpp-iv) |
| JP4804346B2 (ja) * | 2004-03-31 | 2011-11-02 | 日本曹達株式会社 | 環状アミン化合物および有害生物防除剤 |
| JP2008519083A (ja) * | 2004-11-09 | 2008-06-05 | エフ.ホフマン−ラ ロシュ アーゲー | アミノキナゾリン化合物 |
| US20090170886A1 (en) * | 2005-08-08 | 2009-07-02 | Pfizer Inc | Androgen modulators |
| NZ567127A (en) * | 2005-10-06 | 2010-04-30 | Nippon Soda Co | Bridged cyclic amine compound and pest control agent |
| US7572809B2 (en) * | 2005-12-19 | 2009-08-11 | Hoffmann-La Roche Inc. | Isoquinoline aminopyrazole derivatives |
-
2007
- 2007-08-30 JP JP2007224234A patent/JP5209254B2/ja not_active Expired - Fee Related
Also Published As
| Publication number | Publication date |
|---|---|
| JP2009057299A (ja) | 2009-03-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP5030206B2 (ja) | 1,2−ジヒドロピリジン−2−オン化合物の製造方法 | |
| CN1140528C (zh) | 制备除草剂衍生物的方法 | |
| AU2016346207B2 (en) | Intermediates to prepare pyridazinone herbicides, and a process to prepare them | |
| Yasui et al. | Novel method for synthesis of aryl hydrazones from α-diazo esters: scope and limitations of nucleophiles | |
| JP2020528437A (ja) | アミノピリミジン誘導体の合成に有用な新規中間体、それを調製するためのプロセス、及びそれを使用してアミノピリミジン誘導体を調製するためのプロセス | |
| CA2759859A1 (en) | Heterocyclic compound containing a carbinol component linked via a heterocyclic linker to an imidazolidine 2,4-dione component and its use as a liver receptor agonist | |
| Zhang et al. | An enantioselective nucleophilic addition of α, β-unsaturated trifluoromethylketones catalyzed by l-proline derivatives | |
| AU2007346135B2 (en) | Process for the preparation of 2-substituted-5-(1-alkylthio) alkylpyridines | |
| Abdellaoui et al. | Versatile synthesis of 4-spiro-β-lactam-3-carbonitriles via the intramolecular nucleophilic cyclization of N-(p-hydroxyphenyl) cyanoacetamides | |
| CN118401528A (zh) | 一种glp-1激动剂中间体及其制备方法及在医药中的用途 | |
| Shu et al. | Facile and controllable synthesis of multiply substituted benzenes via a formal [3+ 3] cycloaddition approach | |
| JP2008514713A (ja) | 4,5−ジヒドロ−ピラゾロ[3,4−c]ピリド−2−オン類の製造 | |
| Zhang et al. | Domino reaction of arylamine, methyl propiolate, aromatic aldehyde, and indole for facile synthesis of functionalized indol-3-yl acrylates | |
| Kato et al. | Synthesis of poly-substituted pyrazolo [1, 5-a] quinolines through one-pot two component cascade reaction | |
| JP5858998B2 (ja) | シクロペンタノン化合物の製造方法、および中間体化合物 | |
| JP2022130510A (ja) | シス-アルコキシ置換スピロ環式1-h-ピロリジン-2,4-ジオン誘導体の製造方法 | |
| JP2009057299A (ja) | 置換フェノキシアザビシクロオクタン誘導体およびその製造方法 | |
| Adamo et al. | Reaction of 5-(1-bromo-2-aryl-vinyl)-3-methyl-4-nitro-isoxazoles and 1, 3-dicarbonyl compounds | |
| JP6372560B2 (ja) | ピラゾール化合物の製造方法 | |
| Hu et al. | Palladium (II)-catalyzed cyclization of heterocyclic ketene aminals with (E)-ethyl 2, 3-diiodoacrylates: selective synthesis of bicyclic pyrroles and bicyclic pyridones | |
| Pramanik et al. | Substrate specific ring opening annulations of donor-acceptor cyclopropanes with 3-phenacylidene-2-oxindoles | |
| JP2012508709A (ja) | 2−[(1−シアノプロピル)カルバモイル]−5−クロロメチルニコチン酸及びイミダゾリノン系除草剤の製造におけるその使用 | |
| JP2002535311A (ja) | マロノニトリル及びアセトンからの3‐アミノ−2−クロロ−4‐メチルピリジンの合成 | |
| JPH082842B2 (ja) | フルオロジニトロベンゼン誘導体およびその製造法 | |
| Park et al. | An efficient preparation of novel 5-fluoropyrazolin-3-one derivatives from α-trifluoromethylated α-arylacetates |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20100819 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20121127 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20121127 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20130125 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20130219 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20130221 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20160301 Year of fee payment: 3 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 5209254 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| LAPS | Cancellation because of no payment of annual fees |