JP6059005B2 - 植物由来の塩化ビニリデン共重合体組成物及び熱収縮性フィルム - Google Patents
植物由来の塩化ビニリデン共重合体組成物及び熱収縮性フィルム Download PDFInfo
- Publication number
- JP6059005B2 JP6059005B2 JP2012283146A JP2012283146A JP6059005B2 JP 6059005 B2 JP6059005 B2 JP 6059005B2 JP 2012283146 A JP2012283146 A JP 2012283146A JP 2012283146 A JP2012283146 A JP 2012283146A JP 6059005 B2 JP6059005 B2 JP 6059005B2
- Authority
- JP
- Japan
- Prior art keywords
- vinylidene chloride
- derived
- chloride copolymer
- plant
- film
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
Landscapes
- Manufacture Of Macromolecular Shaped Articles (AREA)
- Compositions Of Macromolecular Compounds (AREA)
- Addition Polymer Or Copolymer, Post-Treatments, Or Chemical Modifications (AREA)
Description
塩化ビニリデン共重合体を始めとする有機物である合成樹脂や、該合成樹脂から形成される成形品を燃焼させると、二酸化炭素が発生する。二酸化炭素は、地球環境を温暖化するガス、すなわち温室効果ガス(「グリーンハウスガス」ともいう。)の一つであり、人による産業活動とともに増え続け、特に産業革命以後、急増し続けている。人の生存が持続可能な地球環境を維持するために、二酸化炭素については、地球の海や大気に循環する二酸化炭素の総量を現在以上に増やさない理念が共有されている。
(1)塩化ビニリデン共重合体が塩化ビニリデン−塩化ビニル共重合体である前記の植物由来の塩化ビニリデン共重合体組成物。
(2)塩化ビニリデンモノマー(単量体)が、植物由来のエチレンから得られたものである前記の植物由来の塩化ビニリデン共重合体組成物。
(3)塩化ビニルモノマー(単量体)が、植物由来のエチレンから得られたものである前記の植物由来の塩化ビニリデン共重合体組成物。
本発明の塩化ビニリデン共重合体組成物は、ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCである塩化ビニリデン共重合体を含有することを特徴とする植物由来の塩化ビニリデン共重合体組成物である。また、用途や所望によっては、好ましくは有機滑剤を樹脂成分に対して100〜6000ppm含有する前記の植物由来の塩化ビニリデン共重合体組成物である。
本発明の植物由来の塩化ビニリデン共重合体組成物は、塩化ビニリデン共重合体を主成分として含有し、該塩化ビニリデン共重合体が、ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCである塩化ビニリデン共重合体を含有することに特徴を有する。塩化ビニリデン共重合体は、塩化ビニリデン60〜98質量%及び塩化ビニリデンと共重合可能な単量体の少なくとも一種2〜40質量%から形成される共重合体であり、塩化ビニリデンモノマー(単量体)と塩化ビニリデンと共重合可能な単量体とを、懸濁重合または乳化重合して製造されるものである。前記の塩化ビニリデンと共重合可能な単量体(以下、「共単量体」ということがある。)としては、例えば、塩化ビニル; アクリル酸メチル、アクリル酸エチル、アクリル酸ブチル、アクリル酸2−エチルヘキシル、アクリル酸ラウリルまたはアクリル酸ステアリル等のアクリル酸アルキルエステル(アルキル基の炭素数1〜18);メタクリル酸メチル、メタクリル酸ブチル、メタクリル酸2−エチルヘキシル、メタクリル酸ラウリル、またはメタクリル酸ステアリル等のメタクリル酸アルキルエステル(アルキル基の炭素数1〜18);アクリロニトリル、メタクリロニトリル等のシアン化ビニル;スチレン等の芳香族ビニル;酢酸ビニル等の炭素数1〜18の脂肪族カルボン酸のビニルエステル;炭素数1〜18のアルキルビニルエーテル;アクリル酸、メタクリル酸、マレイン酸、フマル酸、イタコン酸等のビニル重合性不飽和カルボン酸;マレイン酸、フマル酸、イタコン酸等のビニル重合性不飽和カルボン酸のアルキルエステル(部分エステルを含み、アルキル基の炭素数1〜18);その他、ジエン系単量体、官能基含有単量体、多官能性単量体などを挙げることができる。これらの共単量体は、単独でまたは2種以上を組み合わせて用いることができる。共単量体の中でも、塩化ビニル、アクリル酸メチル、またはアクリル酸ブチルが好ましい。塩化ビニリデンモノマー(単量体)と共重合可能な単量体として特に好ましくは塩化ビニルモノマー(単量体)であり、したがって、特に好ましい塩化ビニリデン共重合体は、塩化ビニリデン−塩化ビニル共重合体である。塩化ビニリデン共重合体における塩化ビニリデンの含有割合は、好ましくは70質量%以上、より好ましくは80質量%以上である。塩化ビニリデンの含有比率の上限は、特にないが、押出加工性等の観点から、通常97質量%、多くの場合95質量%である。
本発明の植物由来の塩化ビニリデン共重合体組成物に含有される塩化ビニリデン共重合体は、ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCである塩化ビニリデン共重合体(以下、「モダン炭素比率が10〜118pMCの塩化ビニリデン共重合体」ということがある。)である。先に述べたように、植物由来の合成樹脂を含有せず、化石燃料由来の合成樹脂を含有する樹脂組成物は、本来モダン炭素比率が0pMCである。しかし、実際には、1950年以降に行われた核実験や原発事故に由来する放射性の14Cが混入したり、現代の地球環境内で循環する二酸化炭素が表面に吸着または透過して炭素アイソトープ交換が生じたりすることにより、多くの場合、化石燃料由来の合成樹脂のモダン炭素比率は、0.01〜0.03pMCの範囲である。したがって、モダン炭素比率が10〜118pMCである塩化ビニリデン共重合体は、必ず植物由来の塩化ビニリデン共重合体を含有する塩化ビニリデン共重合体であり、カーボンオフセット性を有する塩化ビニリデン共重合体であるということができる。塩化ビニリデン共重合体のモダン炭素比率は、ASTM D6866−12(2012年4月改訂)に準拠する放射性炭素年代測定法によって測定したものである。なお、塩化ビニリデン共重合体のモダン炭素比率は、14Cの比率がピークである核実験停止条約前の1963年におけるモダン炭素比率118pMCを超えることはない。
C2H5OH→C2H4+H2O
の脱水反応によって、エチレンを生成させることにより、植物由来のエチレンを得ることができる。上記式から明らかなように、エチレン中の炭素原子は、エタノール中の炭素原子に由来するから、バイオエタノールから、植物由来のエチレンが生成されるのである。
したがって、本発明の植物由来の塩化ビニリデン共重合体組成物に含有されるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体として特に好ましいモダン炭素比率が10〜118pMCの塩化ビニリデン−塩化ビニル共重合体は、塩化ビニリデンモノマーと塩化ビニルモノマーとを、以下の1.〜8.の組み合わせで混合して、重合反応させることにより得ることができる。すなわち、植物由来の塩化ビニリデンモノマー(A)、化石燃料由来の塩化ビニリデンモノマー(A’)、植物由来の塩化ビニルモノマー(B)、化石燃料由来の塩化ビニルモノマー(B’)とするとき、
1.(A)+(B)
2.(A)+(B’)
3.(A’)+(B)
4.(A)+(A’)+(B)
5.(A)+(A’)+(B’)
6.(A)+(B)+(B’)
7.(A’)+(B)+(B’)
8.(A)+(A’)+(B)+(B’)の組み合わせである。
さらに、本発明の植物由来の塩化ビニリデン共重合体組成物に含有されるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体としては、モダン炭素比率が10〜118pMCの塩化ビニリデン共重合体と、前記のモダン炭素比率が10pMC未満、場合によってはモダン炭素比率が実質的に0pMCである塩化ビニリデン共重合体とを混合して、モダン炭素比率が10〜118pMCであるように調製した塩化ビニリデン共重合体の混合物、すなわち植物由来の塩化ビニリデン共重合体と化石燃料由来の塩化ビニリデン共重合体との混合物であるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体を使用することができる。この場合、植物由来の塩化ビニリデン共重合体と化石燃料由来の塩化ビニリデン共重合体との混合比率は、得られる塩化ビニリデン共重合体のモダン炭素比率が10〜118pMCの範囲内であれば、特に限定されない。
本発明の植物由来の塩化ビニリデン共重合体組成物に含有されるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体は、還元粘度が、通常0.035〜0.07、好ましくは0.037〜0.067、より好ましくは0.039〜0.064の範囲である。還元粘度が小さすぎると、熱収縮性フィルム等の成形品への押出加工性が不足し、大きすぎると、着色傾向を有したり、溶融成形が困難となったりすることがある。塩化ビニリデン共重合体の還元粘度は、温度40℃のテトラヒドロフランに溶解して測定する。
また、本発明の植物由来の塩化ビニリデン共重合体組成物に含有されるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体としては、2種以上のモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体を混合して使用することができる。例えば、塩化ビニリデンと共単量体とのモノマー比率が異なる塩化ビニリデン共重合体を混合したものを使用することができる。また、還元粘度の異なる塩化ビニリデン共重合体を混合したものを使用することができる。例えば、還元粘度が0.048以上である塩化ビニリデン共重合体50質量%以上と還元粘度が0.048未満である塩化ビニリデン共重合体50質量%未満との混合物(両者の合計は100質量%である。)を使用することができる。塩化ビニリデン共重合体を混合したものとする場合、混合した共重合体の還元粘度は、上記した範囲内にあるものとすることが好ましい。この場合、より具体的には、還元粘度の異なる塩化ビニリデン共重合体のうち、少なくとも一種の塩化ビニリデン共重合体がモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体である、還元粘度の異なる塩化ビニリデン共重合体を混合して、モダン炭素比率が10〜118pMCの塩化ビニリデン共重合体とすることができる。すべて還元粘度の異なるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体を混合してもよい。
本発明の植物由来の塩化ビニリデン共重合体組成物に含有されるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体は、押出加工性の観点から、アセトン抽出量が1質量%以上であることが好ましく、より好ましくは1.5質量%以上、更に好ましくは2質量%以上である。アセトン抽出量の上限は、通常15質量%、多くの場合12質量%である。塩化ビニリデン共重合体のアセトン抽出量は、温度70℃で測定する。
本発明の植物由来の塩化ビニリデン共重合体組成物は、樹脂成分として、モダン炭素比率が10〜118pMCの塩化ビニリデン共重合体のほかに、所望により、他の重合体を含有することができる。これにより、本発明の植物由来の塩化ビニリデン共重合体組成物の押出加工性を改善したり、該組成物から形成される熱収縮性フィルムの諸特性を目的に応じてバランスよく改良したりすることができる。他の重合体としては、エチレン・酢酸ビニル共重合体、エチレンとアクリル酸、メタクリル酸またはそれらのアルキルエステルとの共重合体、または、MBS樹脂(メタクリル酸メチル・ブタジエン・スチレン共重合体)などが挙げられる。これら他の重合体を含有させる場合のその含有量は、モダン炭素比率が10〜118pMCの塩化ビニリデン共重合体100質量部に対して、通常0.1〜20質量部であり、多くの場合1〜15質量部である。
本発明の植物由来の塩化ビニリデン共重合体組成物は、押出加工性を改善したり、該組成物から形成される熱収縮性フィルムの諸特性を目的に応じてバランスよく改良したりするために、更に種々の添加剤を含有することができる。添加剤としては、有機物質(重合体でもよい。)または無機物質のいずれも使用することができる。例えば、可塑剤、安定剤、抗酸化剤、粘着剤、粘着付与剤、界面活性剤、フィラー(充填剤)、顔料などが挙げられ、用途に応じて、最適の組み合わせが選択される。用途や所望によっては、滑剤を含有することができる。
4.滑剤
本発明の植物由来の塩化ビニリデン共重合体組成物は、所望により滑剤を含有することができる。特に、本発明の植物由来の塩化ビニリデン共重合体組成物から、自動充填包装用である熱収縮性フィルムを形成する場合、滑剤を含有することは、自動充填包装適性を有するものとすることができるので、好ましい。
本発明の植物由来の塩化ビニリデン共重合体組成物は、より好ましくは前記の有機滑剤が、不飽和cis構造炭素二重結合を有する脂肪酸アミド(a)である。本発明において、不飽和cis構造炭素二重結合を有する脂肪酸アミド(a)とは、脂肪酸アミドの分子構造中に少なくとも1結合の不飽和cis構造の炭素二重結合を有する不飽和脂肪酸アミドである。該脂肪酸アミドの分子構造中に複数の炭素二重結合を有する不飽和脂肪酸アミドである場合は、該炭素二重結合のすべてが、不飽和cis構造の炭素二重結合である不飽和脂肪酸アミドである。
(a1)H2N−CO−(−CH2−)n−CH=CH−(−CH2−) n−CH3(ただし、nは、6≦n≦10の範囲の整数);
(a2)H2N−CO−(−CH2−)m-2−CH=CH−(−CH2−)m−CH3(ただし、mは、6≦m≦10の範囲の整数);及び
(a3)H2N−CO−(−CH2−)k+4−CH=CH−(−CH2−)k−CH3(ただし、kは、6≦k≦10の範囲の整数);
からなる群より選ばれる式で表される少なくとも1種の脂肪酸アミド化合物である。
本発明の植物由来の塩化ビニリデン共重合体組成物は、モダン炭素比率が10〜118pMCの塩化ビニリデン共重合体を含有し、所望により更に、他の重合体や種々の添加剤を含有することができる植物由来の塩化ビニリデン共重合体組成物である。植物由来の塩化ビニリデン共重合体組成物におけるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体の含有割合は、通常60質量%以上であり、好ましくは70質量%以上、より好ましくは75質量%以上、更に好ましくは80質量%以上、特に好ましくは85質量%以上である。本発明の植物由来の塩化ビニリデン共重合体組成物は、モダン炭素比率が10〜118pMCの塩化ビニリデン共重合体(混合物であってもよい。)、所望により更に、他の重合体や種々の添加剤、例えば用途によっては有機滑剤などの配合成分を、常法により混合して得ることができる。
本発明の植物由来の塩化ビニリデン共重合体組成物は、従来使用されていた化石燃料由来の塩化ビニリデン共重合体組成物と遜色がない成形性を有し、特に良好な押出加工性を有する。押出加工性が悪いと、押出機のモーター負荷の変動が大きくなって、塩化ビニリデン共重合体組成物の溶融押出量に斑が発生し、押し出されるフィルムが流れ方向に厚み斑を生じるおそれがある。例えば、厚み斑があるフィルムから形成される熱収縮性フィルムを、ラップ用フィルムとすると密着性に斑が生じるおそれがあり、自動充填包装用フィルムとするとシール斑が生じるおそれがある。
本発明の植物由来の塩化ビニリデン共重合体組成物は、射出成形、押出成形、延伸成形その他慣用の成形方法によって、成形品を形成することができる。成形品としては、フィルム、シートまたは繊維等も含まれ、フィルムとしては、溶融押出と延伸によって形成される延伸フィルムや熱収縮性フィルムも含まれる。さらに、得られるフィルムをガスバリア層として配置して、共押出法やラミネート法により、多層フィルムを形成することもできる。
本発明によれば、特に、本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムが提供される。塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムとしては、従来、ラップ用の熱収縮性フィルムや自動充填包装用の熱収縮性フィルムが知られており、本発明によれば、ラップ用の前記の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムや、自動充填包装用の前記の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムが提供される。すなわち、本発明の植物由来の塩化ビニリデン共重合体組成物は、カーボンオフセット性を有するとともに、化石燃料由来の樹脂を含有する樹脂組成物と遜色がない成形加工性を有し、ラップ用フィルムとしても、また、自動充填包装用フィルムとしても、実用特性を有する熱収縮性フィルムを得ることができる塩化ビニリデン共重合体組成物である。
本発明の植物由来の塩化ビニリデン共重合体組成物は、押出成形及び延伸により、熱収縮性フィルムを形成することができる。本発明の植物由来の塩化ビニリデン共重合体組成物は、従来、熱収縮性フィルム等を形成するために使用されていた化石燃料由来の樹脂からなる組成物と遜色がない押出加工性を有し、実用特性、例えば、引張強度、伸度、引張弾性率等の機械特性、熱水収縮率または乾熱収縮率等の収縮特性、及び、バリア性などにおいて優れる熱収縮性フィルムを形成することができる。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムの実用特性は、以下の方法によって調製する試料フィルムを用いて評価し、測定する。すなわち、塩化ビニリデン共重合体組成物を、真空ホッパーを設置(真空圧−680mm水銀柱に調整)したφ40の単軸押出機を使用して、樹脂温度約185℃で環状に溶融押出し、温度10℃の冷却槽で急冷した後、室温にてインフレーション二軸延伸を行い、厚み20μm、幅約110mmの熱収縮性フィルムを作製して、試料フィルムとする。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、引張強度が、通常60〜250MPa、好ましくは80〜200MPaである。引張強度が小さすぎると、フィルムが破れやすくなり、特に低温時に落下などにより破袋などが発生するので、好ましくない。熱収縮性フィルムの引張強度は、温度23℃、引張速度500mm/分で、フィルムの機械方向(縦方向、MD)及び機械方向に垂直な方向(横方向、TD)のそれぞれについて測定する(単位:MPa)。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、伸度が、通常60〜160%、好ましくは70〜150%である。熱収縮性フィルムの伸度は、引張強度と同様の方法により、MD及びTDのそれぞれについて測定する(単位:%)。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、引張弾性率が、通常200〜600MPa、好ましくは250〜500MPaである。熱収縮性フィルムの引張弾性率は、温度23℃、引張速度10mm/分で、MD及びTDのそれぞれについて測定する(単位:MPa)。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、温度100℃での熱水収縮率が、通常10〜40%、好ましくは15〜35%であり、実用性のある熱水収縮率を有する。熱収縮性フィルムの熱水収縮率は、MD及びTDのそれぞれについて測定する(単位:%)。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、温度95℃での乾熱収縮率が、通常5〜30%、好ましくは7〜24%であり、実用性のある乾熱収縮率を有する。熱収縮性フィルムの乾熱収縮率は、MD及びTDのそれぞれについて測定する(単位:%)。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、酸素透過度が、通常200cm3/m2・day・atm以下、好ましくは150cm3/m2・day・atm以下、より好ましくは100cm3/m2・day・atm以下であり、優れた酸素バリア性を有する。酸素透過度は、ASTM D3985−81に準拠して、ラップ用フィルムについては温度20℃の条件で、自動充填包装用フィルムについては温度30℃の条件で測定する(単位:cm3/m2・day・atm)。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、透湿度が、通常30g/m2・day以下、好ましくは25g/m2・day以下であり、優れた水蒸気バリア性を有する。透湿度は、JIS K7129−1992に準拠して、温度40℃、相対湿度(RH)90%の条件で測定する(単位:g/m2・day)。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムの厚みは、シングルフィルムとして5〜50μm、好ましくは10〜45μmである。本発明の熱収縮性フィルムは、用途によっては、ダブルフィルムとしても使用することができる。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムとしては、実用性のあるラップ用フィルム(ラップ用である熱収縮性フィルム。以下、単に「ラップフィルム」ということがある。)を得ることができる。ラップ用フィルムは、通常、円筒状の紙管にロール状に巻回された状態で使用され、使用者は、フィルムを所定の長さだけを引き出してカットし、食品または食品等を収容した容器の包装を行うために使用される。したがって、ラップ用フィルムとしての実用性は、容器への密着性、手触り及びカット性によって確認することができる。
ラップ用フィルムの容器への密着性は、ラップフィルム特性として重要な特性の一つである。陶器、ガラスなどでできたコップ、お椀、皿などの家庭用に用いる容器に密着することが必要である。ラップ容器密着性によって、容器に入れた内容物の臭気が外に漏れないで、食品などの香味が保たれることになる。
ラップ用フィルムの手触り、すなわちラップフィルムの感触は、ラップフィルム特性として重要な特性の一つである。ラップ用フィルムにべたつき感があると、表面に不純物が存在するかのように思われるおそれがある。また、ラップ用フィルムとしては、僅かに腰があり、表面がさらりとしていることが好まれ、必要とされている。
ラップ用フィルムのカット性もラップフィルム特性として重要な特性の一つである。ラップ用フィルムは、所定の大きさの容器にセットしたのち、容易にラップフィルムが切断できることが必要であり、大きな力を要したり、斜めに裂けたりすることがなく、ラップフィルム専用のカートンから引き出しカッター刃の形状に則して切断されることが好ましい。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムとしては、実用性のある自動充填包装用フィルム(自動充填包装用である熱収縮性フィルム)を得ることができる。自動充填包装用フィルムは、例えば、熱収縮性フィルムを長手方向に進行させながら幅方向に丸めて(フォーミング)、シールすることにより円筒状等に成形し、該円筒状等の形状である熱収縮性フィルム製のケーシング内に蒲鉾やソーセージ等の食肉練製品を充填包装して、両端部を金属ワイヤ等で封鎖(グリップ)した後、加熱殺菌処理(レトルト処理)することにより、食肉練製品などの長期保存を行うものとして使用される。自動充填包装は、自動充填包装機械を用いて高速で充填包装され、充填物とともに移送されるので、自動充填包装用フィルムには、円滑に継続的に自動充填包装機械を使用する自動充填包装ができるという自動充填包装機械適性や良好なフィルムの滑り性が求められるとともに、さらに、加熱殺菌処理(レトルト処理)によってもシール部がパンクしたりシールが剥離したりしないというシール適性が求められる。シール適性は、レトルト時のシールパンクの有無やシールの剥離強度によって確認することができる。
自動充填包装用である熱収縮性フィルムの自動包装機械適性とは、フィルム供給部、高周波シール部、自動充填部及び結紮部が一体化された自動充填包装機械(例えば、株式会社クレハ製の呉羽型KAP500型)を使用して、前記の塩化ビニリデン共重合体組成物から形成した熱収縮性フィルムの試料フィルムを前記の自動充填包装機械に掛け、フィルムを丸めながら(フォーミング)、高周波シールによりセンターシールして円筒状フィルムを得る。得られる円筒状フィルムに、充填物として充填肉(ソーセージ摺身など)を充填し、両端を金属ワイヤでクリップして充填包装体を得る。自動充填包装用フィルムは、これらの一連の操作工程において、自動充填包装機械が停止することなく、連続的に充填することができる適性が必要である。自動包装機械適性がないと、フィルムが蛇行してシール部がずれたり、高周波シール部にスパークが発生したりして、自動充填包装機械が時々停止して、連続充填できなかったり、フォーミング部の滑り不良によりフィルムが走行せず、連続充填できなかったりする。連続充填の操作ができないことは実用性不良となり好ましくない。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、自動充填包装に適する良好な滑り性を有するものとすることができる。フィルムの滑り性は、幅70mmにスリットした熱収縮性フィルムを前記の自動充填包装機械に掛け、フィルムを丸めながらフォーミングを通過させる際のフィルムの滑り性によって評価する。また、本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、JIS K7125に準拠して測定する静摩擦係数が、通常0.10〜0.30、好ましくは0.15〜0.25であり、同じく動摩擦係数が、通常0.08〜0.20、好ましくは0.10〜0.18であると、自動充填包装用フィルムとしての実用性があるといえる。フィルムの滑り性が良好である熱収縮性フィルムを得るためには、例えば、有機滑剤を樹脂成分に対して100〜6000ppm含有する植物由来の塩化ビニリデン共重合体組成物から、熱収縮性フィルムを形成する方法によることができる。有機滑剤としては、好ましくは不飽和cis構造炭素二重結合を有する脂肪酸アミド(a)を使用することができる。
自動充填包装用である熱収縮性フィルムのシール適性に関わるレトルト時シールパンクは、自動包装機械適性と関連して重要な特性の一つである。自動充填包装された充填包装体がレトルト処理される際にパンクを起こし、製品の収率を低下させることは可能な限り避けなければならない。レトルト時シールパンクを発生させる要因は数多く複雑であるが、設計された樹脂組成、樹脂組成物及び押出成形加工のそれぞれにおいて、安定した品質及び必要特性を有するよう最適化することにより、フィルムの滑り性の最適化、厚みばらつきの低減、適したシール性の選定などを図ることで解決することができる。
自動充填包装用である熱収縮性フィルムのシール適性に関わるシールT剥離強度は、前記のレトルト時パンクの最も多い発生箇所を事前に測定、評価するものである。この評価で容易にシール部が剥がれることがあれば、レトルト処理時にシールパンク発生が多くなる。従って、シール部が剥がれないシールT剥離強度を有することが実用的に必要である。
本発明の植物由来の塩化ビニリデン共重合体組成物から形成される熱収縮性フィルムは、本発明の植物由来の塩化ビニリデン共重合体組成物をそれ自体公知の溶融押出方法及び延伸方法を採用することによって製造することができ、特に限定されない。例えば、植物由来の塩化ビニリデン共重合体組成物に含有されるモダン炭素比率が10〜118pMCの塩化ビニリデン共重合体と、所望により含有するその他の重合体及び/または種々の添加剤とを(これらを総称して「原料」ということがある。)、常温〜60℃、好ましくは常温〜50℃の温度で、ヘンシェル高速ミキサー、羽根ブレンダー、リボンブレンダー等の公知の乾燥混合装置で混合したり、押出機の機上ホッパー装置内でスクリューフィーダー等を使用してこれらの原料を混合して、粉体混合物のままの原料、または、ペレットに押出加工した原料を、押出機に供給して溶融押出した後、延伸を行うことによって、熱収縮性フィルムを得ることができる。
塩化ビニリデン共重合体の還元粘度は、以下の方法によって測定した。すなわち、塩化ビニリデン共重合体1gを50mlのテトラヒドロフランに加え、40℃で溶解し、濾過後メタノールによりポリマーを析出させ洗浄乾燥した。次いで、この乾燥ポリマー80mgに、溶媒として温度30℃のシクロヘキサノン20mlを加え、70℃で60分間加熱溶解させ、室温で冷却後濾紙で濾過して、溶液粘度測定用試料溶液とした。試料溶液5mlをウベローデ粘度計に入れ、温度30℃の恒温槽に5分間放置後、通常の操作法で流下秒数を測定し、次式により還元粘度を求めた。
還元粘度=(1/4)×{(T2/T1)−1}
T1:温度30℃のシクロヘキサノン(溶媒)の流下秒数
T2:温度30℃の試料溶液の流下秒数
塩化ビニリデン共重合体のアセトン抽出量は、以下の方法によって測定した。すなわち、
円筒濾紙に塩化ビニリデン共重合体の試料5gを量り取り、上部に脱脂綿を載せてソックスレー抽出器に入れ、メタノール抽出(85℃、24時間)を行い、円筒ろ紙を取り出し自然乾燥したのち、ソックスレー抽出器にセットし、乾燥して質量を量った平底フラスコにアセトン約120mlを入れ、ソックスレー抽出器に取り付けて温度70℃にて24時間アセトン抽出した。抽出終了後、温度70℃でアセトンをドライアップし、その後乾燥させ平底フラスコの質量を秤量し、平底フラスコの風袋質量をもとに、その質量変化量からアセトンに抽出した試料の質量を測定し、アセトンに抽出した試料の質量の抽出前の試料の質量5gに対する百分率を算出した(単位:質量%)。
塩化ビニリデン共重合体組成物の押出加工性は、以下の方法によって評価した。すなわち、塩化ビニリデン共重合体組成物を、真空ホッパーを設置(真空度約−680mm水銀柱に調整)したφ40mmの単軸押出機を使用して、樹脂温度約185℃で環状に溶融押出した。単軸押出機のスクリュー回転数を14rpmとするときの押出機のモーターロード(A)をEXTロードとし、30分間押出しを継続したときのロードの安定性を以下の基準で評価した。
<押出加工性の評価基準>
○: ロードのばらつきが±1A未満である。
△: ロードのばらつきが±1A〜±2Aの範囲である。
×: ロードのばらつきが±2A以上である。
熱収縮性フィルムの引張強度は、以下の方法によって測定した。すなわち、フィルムから幅10mmの短冊形に切り出した試料片を、テンシロン(東洋ボールドウィン社製)を使用して、試料長が50mmになるようにクランプではさみ、温度23℃、引張速度500mm/分で測定した(単位:MPa)。引張強度は、フィルムの機械方向(縦方向、MD)及び機械方向に垂直な方向(横方向、TD)のそれぞれについて測定した。
熱収縮性フィルムの伸度は、引張強度と同様の方法によって測定した(単位:%)。伸度は、フィルムの機械方向(縦方向、MD)及び機械方向に垂直な方向(横方向、TD)のそれぞれについて測定した。
熱収縮性フィルムの引張弾性率は、以下の方法によって測定した。すなわち、フィルムから幅20mmの短冊形に切り出した試料片を、テンシロン(東洋ボールドウィン社製)を使用して、試料長が100mmになるようにクランプではさみ、温度23℃、引張速度10mm/分で測定した(単位:MPa)。引張弾性率は、フィルムの縦方向(MD)及び横方向(TD)のそれぞれについて測定した。
熱収縮性フィルムの熱水収縮率は、以下の方法によって測定した。すなわち、フィルムの縦方向(MD)及び横方向(TD)のそれぞれに10cmの距離で印を付けた試料を、温度100℃の熱水中に3分間浸漬した後、取り出し、直ちに常温の水で冷却した。その後、印の間の距離を測定し、10cmからこの測定値を差し引いた値を求め、この10cmに対する百分率で表示した。1試料について5回試験を行い、MD及びTDのそれぞれについて平均値で熱水収縮率(単位:%)を表示した。
熱収縮性フィルムの乾熱収縮率は、以下の方法によって測定した。すなわち、温度95℃のギアーオーブン(株式会社ロバート製、MOG−600型)の網棚の上に敷いた厚み3mmのダンボール紙に、フィルムの縦方向(MD)及び横方向(TD)のそれぞれに10cmの距離で印をつけた試料フィルムを載置した。この時、ギアーオーブンの扉は試料フィルムを入れた後、直ちに閉めるようにした(扉の空いている時間は3秒以内とした。)。扉を閉め、5分間ギアーオーブン中に測定用試料を放置した後、取り出し自然冷却した。その後、印をつけた距離を測定し、10cmからの減少値の原長10cmに対する割合を百分率で表示した。1試料について5回試験を行い、MD及びTDのそれぞれについて平均値で乾熱収縮率(単位:%)を表示した。
熱収縮性フィルムの酸素透過度は、ASTM D3985−81に準拠して、モダンコントロール社製のOX−TRAN(登録商標)2/20型を使用して、ラップ用フィルムについては温度20℃の条件で、自動充填包装フィルムについては温度30℃の条件で測定した(単位:cm3/m2・day・atm)。
熱収縮性フィルムの透湿度は、JIS K7129−1992に準拠して、モダンコントロール社製のPERMATRAN−W(登録商標)3/31型を使用して、温度40℃、90%RHの条件で測定した(単位:g/m2・day)。
熱収縮性フィルムのラップ容器密着性は、以下の方法によって測定、評価した。すなわち、外径72.5mmの湯飲み茶碗(笠間焼)の開口部を被って接するように熱収縮性フィルムをかぶせ、熱収縮性フィルムを、内径75mmの孔が開いた厚み1mmの厚紙の当該孔を通すことにより、一定の力で熱収縮性フィルムを湯飲み茶碗の側部に貼り付けた。次いで、この状態で湯飲み茶碗を20kg台秤の上に置き、湯飲み茶碗の中央部のフィルムを直径30mmの平面がフィルムに接するように、速度300mm/分で治具を垂直方向に押付け、フィルムが容器から滑り出すときの最大荷重を読み取って、熱収縮性フィルムの密着力とした(N=5の平均値)。以下の評価基準により、ラップ容器密着性を評価した。
<ラップ容器密着性の評価基準>
○: 密着力が0.1kg以上である。
×: 密着力が0.1kg未満である。
熱収縮性フィルムのラップフィルムの感触は、以下の方法によって、手触りを評価することによって行った。すなわち、熱収縮性フィルムを、温度40℃、50%RHの環境下に10日間放置した後のフィルムの表面の手触りについて、成人男女7名の被験者に、以下の基準に基づく評価を聞き、過半数の被験者の評価を熱収縮性フィルムの手触りの評価とした。過半数の評価が得られない場合は、最大人数の評価を熱収縮性フィルムの手触りの評価とし、手触りの評価が「○」であれば、熱収縮性フィルムのラップフィルムの感触を「○」と評価した。
<手触りの評価基準>
○: さらさらしている(良好)。
△: べたべたしている(やや不良)。
×: べたべたし過ぎる(不良)。
熱収縮性フィルムのカット性は、以下の方法によって評価した。すなわち、紙管(外直径36mm、長さ308mm)に巻き取った熱収縮性フィルムを専用のカートン〔製品名:クレラップ(登録商標)、2011年市販カートン、カッター形状はV刃である。〕)に収容し、熱収縮性フィルムを手により巻き出すときのカットのしやすさを、成人男女5名の評価者が、「カットしやすい 3点」、「普通 2点」、「カットしにくい 1点」の基準で評価し、評価者5人の平均値を求めて、以下の評価基準により、熱収縮性フィルムのカット性の評価とした。
<カット性の評価基準>
○: 2.6点以上(実用性に優れる)。
△: 2点以上2.6点未満(実用不適)。
×: 2点未満(実用不適)。
熱収縮性フィルムの自動包装機械適性は、以下の方法によって評価した。すなわち、フィルム供給部、高周波シール部、自動充填部及び結紮部が一体化された自動充填包装機械(株式会社クレハ製の呉羽型KAP500型)を使用して、幅70mmにスリットした熱収縮性フィルムを前記の自動充填包装機械に掛け、フィルムを丸めながら(フォーミング)、高周波シールによりセンターシールして円筒状フィルムを得た。得られる円筒状フィルムに、充填物として充填肉(ソーセージ摺身)50gを充填し、両端を金属ワイヤでクリップして充填包装体を得た。熱収縮性フィルムを長さ100m流して自動充填包装を行い、以下の評価基準により、自動充填包装機械適性の有無を評価した。
<自動包装機械適性の評価基準>
○: 自動充填包装機械が停止することなく、連続的に充填肉(ソーセージ摺身)の充填を行うことができた。
△: フィルムが蛇行してシール部がずれたり、高周波シール部にスパークが発生したりして、自動充填包装機械が時々停止することがあり、連続充填できなかった。
×: フォーミング部の滑り不良によりフィルムが走行せず、充填できなかった。
フィルムの滑り性は、幅70mmにスリットした熱収縮性フィルムを、前記の自動充填包装機械に掛け、フィルムを丸めながらフォーミングを通過させた際のフィルムの滑り性を、以下の基準によって評価した。さらに、熱収縮性フィルムの静摩擦係数及び動摩擦係数を、JIS K7125に準拠して測定した。
<フィルムの滑り性の基準>
○: フォーミング部で良好に折りたたまれ、フィルムが通過し、走行した。
×: フォーミング部からフィルムが外れたり、ずれたりし、フィルム走行が不良であった。
熱収縮性フィルムのレトルト時シールパンクは、以下の方法によって評価した。すなわち、前記した自動包装機械適性の評価を行って得られた充填包装体100本をトレーに並べ、熱水貯湯式レトルト缶(株式会社日阪製作所製のRCS−60/10 TG)に投入して、殺菌温度120℃で15分間レトルト処理した。次いで、冷却水を投入して冷却し、レトルト処理された充填包装体100本を得た。充填包装体100本のうち、シール部からパンクしている充填包装体の本数を数え、以下の基準によって、レトルト時シールパンクを評価した。
<レトルト時シールパンクの評価基準>
○: パンク本数が5本以下。
△: パンク本数が6〜10本。
×: パンク本数が11本以上。
熱収縮性フィルムのシールT剥離強度は、以下の方法によって評価した。すなわち、前記した自動包装機械適性の評価を行って得られた充填包装体100本をトレーに並べ、前記の熱水貯湯式レトルト缶に投入して、殺菌温度120℃で15分間レトルト処理した。次いで、冷却水を投入して冷却し、レトルト処理された充填包装体100本を得た。レトルト処理された充填包装体から、任意の充填包装体5本を抽出した。それぞれの充填包装体について、シール部において離隔した10箇所を選び、各シール部の耳部を指でつまんで、引き剥がす操作を行って、シール部の強さを以下の基準によって評価した。シール部の強さの評価が「○」であれば、熱収縮性フィルムのシールT剥離強度の評価を「○」と評価した。
<シール部の強さの評価基準>
○: 5本の充填包装体のいずれも、シール部が10箇所とも剥がれない。
×: シール部が剥がれる箇所がある充填包装体がある。
[調製例1:植物由来の塩化ビニリデン−塩化ビニル共重合体(1)の調製]
市販のバイオエタノールの脱水反応により生成した植物由来のエチレンから得た塩化ビニリデン(以下、「植物由来の塩化ビニリデン」ということがある。)と、植物由来のエチレンから得た塩化ビニル(以下、「植物由来の塩化ビニル」ということがある。)とを、容積10Lの重合缶を用いて、植物由来の塩化ビニリデン:植物由来の塩化ビニル=82:18(質量比)で混合し、重合初期温度45〜50℃とし、次いで昇温し、重合後期温度60℃の条件にて懸濁重合を行って、塩化ビニリデン−塩化ビニル共重合体を得た。重合時間は28時間とした。得られた塩化ビニリデン−塩化ビニル共重合体は、還元粘度0.044、アセトン抽出量7.0質量%であった。この塩化ビニリデン−塩化ビニル共重合体は、植物由来の塩化ビニリデンモノマーと植物由来の塩化ビニルモノマーとのみから形成された重合体であるから、重合体中の炭素原子は、植物由来の塩化ビニリデンモノマーと植物由来の塩化ビニルモノマーとのみに由来し、その他の炭素含有化合物に由来する炭素原子は実質的に存在せず、ASTM D6866−12に規定されるモダン炭素比率は10〜118pMCの範囲内であった。以下、調製例1で調製した塩化ビニリデン−塩化ビニル共重合体を「植物由来の塩化ビニリデン−塩化ビニル共重合体(1)」または「植物由来のVD−VC(1)」ということがある。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部に対して、添加剤として、アセチルトリブチルサイトレート(ATBC)、グリセリンジアセチルモノラウレート(GDAML)及びエポキシ化亜麻仁油(ELO)を合計で7質量部と、粘着剤〔ポリイソブチレン(PIB)〕及び粘着付与剤〔ソルビタンモノオレート〕を合計で0.16質量部とを加えて混合し、コンパウンド(塩化ビニリデン−塩化ビニル共重合体組成物)を作製した。次いで、真空ホッパーを設置(真空圧約−680mm水銀柱に調整)したφ40の単軸押出機に前記コンパウンドを供給し、樹脂温度約185℃で環状に溶融押出し、温度10℃の冷却槽で急冷した後、室温にてインフレーション二軸延伸を行って、厚み20μm、幅110mmのラップ用フィルムを作製した。押出加工性と、ラップ用フィルムの引張強度、伸度、引張弾性率、乾熱収縮率、酸素透過度、透湿度、ラップ容器密着性、ラップフィルムの感触及びカット性(以下、総称して「諸特性」ということがある。)を測定、評価した結果を表1に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部に対して、添加剤として、ATBC、GDAML、ELOを合計で4質量部と、粘着剤及び粘着付与剤を合計で0.09質量部とを加えたことを除いて、実施例1と同様にして、ラップ用フィルムを作製した。ラップ用フィルムの諸特性を測定、評価した結果を表1に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部に対して、添加剤として、ATBC、GDAML、ELOを合計で5質量部を加え、粘着剤及び粘着付与剤を加えなかったことを除いて、実施例1と同様にして、ラップ用フィルムを作製した。ラップ用フィルムの諸特性を測定、評価した結果を表1に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部を、植物由来の塩化ビニリデン−塩化ビニル共重合体(1)50質量部と、従来の石油の分解及び分留によって得られた化石燃料由来のエチレンから得られた塩化ビニリデン及び塩化ビニルを重合原料として作製された塩化ビニリデン−塩化ビニル共重合体〔塩化ビニリデン:塩化ビニル=82:18(質量比)。以下、「化石燃料由来の塩化ビニリデン−塩化ビニル共重合体(1)」または「化石燃料由来のVD−VC(1)」ということがある。モダン炭素比率は0pMCであった。〕50質量部との混合物に変更したことを除いて、実施例2と同様にして、ラップ用フィルムを作製した。モダン炭素比率は10〜118pMCの範囲内であった。ラップ用フィルムの諸特性を測定、評価した結果を表1に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部を、植物由来の塩化ビニリデン−塩化ビニル共重合体(1)10質量部と、化石燃料由来の塩化ビニリデン−塩化ビニル共重合体(1)90質量部との混合物に変更したことを除いて、実施例2と同様にして、ラップ用フィルムを作製した。モダン炭素比率は10〜118pMCの範囲内であった。ラップ用フィルムの諸特性を測定、評価した結果を表1に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部を、化石燃料由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部に変更したことを除いて、実施例1と同様にして、ラップ用フィルムを作製した。モダン炭素比率は実質的に0pMCであった。ラップ用フィルムの諸特性を測定、評価した結果を表1に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部を、化石燃料由来の塩化ビニリデン−塩化ビニル共重合体(1)100質量部に変更したことを除いて、実施例2と同様にして、ラップ用フィルムを作製した。モダン炭素比率は実質的に0pMCであった。ラップ用フィルムの諸特性を測定、評価した結果を表1に示す。
[調製例2:植物由来の塩化ビニリデン−塩化ビニル共重合体(2)の調製]
前記の植物由来の塩化ビニリデンと植物由来の塩化ビニルとを、容積10Lの重合缶を用いて、植物由来の塩化ビニリデン:植物由来の塩化ビニル=81:19(質量比)で混合し、重合初期温度45〜50℃とし、次いで昇温し、重合後期温度60℃の条件にて懸濁重合を行って、塩化ビニリデン−塩化ビニル共重合体を得た。重合時間は44時間とした。得られた塩化ビニリデン−塩化ビニル共重合体は、還元粘度0.062、アセトン抽出量2.5質量%であった。この塩化ビニリデン−塩化ビニル共重合体は、ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCであった。以下、調製例2で調製した塩化ビニリデン−塩化ビニル共重合体を「植物由来の塩化ビニリデン−塩化ビニル共重合体(2)」または「植物由来のVD−VC(2)」ということがある。
前記の植物由来の塩化ビニリデンと植物由来の塩化ビニルとを、容積10Lの重合缶を用いて、植物由来の塩化ビニリデン:植物由来の塩化ビニル=81:19(質量比)で混合し、重合初期温度45〜50℃とし、次いで昇温し、重合後期温度60℃の条件にて懸濁重合を行って、塩化ビニリデン−塩化ビニル共重合体を得た。重合時間は38時間とした。得られた塩化ビニリデン−塩化ビニル共重合体は、還元粘度0.056、アセトン抽出量2.5質量%であった。この塩化ビニリデン−塩化ビニル共重合体は、ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCであった。以下、調製例3で調製した塩化ビニリデン−塩化ビニル共重合体を「植物由来の塩化ビニリデン−塩化ビニル共重合体(3)」または「植物由来のVD−VC(3)」ということがある。
前記の植物由来の塩化ビニリデンと植物由来の塩化ビニルとを、容積10Lの重合缶を用いて、植物由来の塩化ビニリデン:植物由来の塩化ビニル=71:29(質量比)で混合し、重合初期温度45〜50℃とし、次いで昇温し、重合後期温度60℃の条件にて懸濁重合を行って、塩化ビニリデン−塩化ビニル共重合体を得た。重合時間は28時間とした。得られた塩化ビニリデン−塩化ビニル共重合体は、還元粘度0.040、アセトン抽出量9.3質量%であった。この塩化ビニリデン−塩化ビニル共重合体は、ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCであった。以下、調製例4で調製した塩化ビニリデン−塩化ビニル共重合体を「植物由来の塩化ビニリデン−塩化ビニル共重合体(4)」または「植物由来のVD−VC(4)」ということがある。
化石燃料由来の塩化ビニリデンと化石燃料由来の塩化ビニルとを、容積10Lの重合缶を用いて、化石燃料由来の塩化ビニリデン:化石燃料由来の塩化ビニル=81:19(質量比)で混合し、重合初期温度45〜50℃とし、次いで昇温し、重合後期温度60℃の条件にて懸濁重合を行って、塩化ビニリデン−塩化ビニル共重合体を得た。重合時間は44時間とした。得られた塩化ビニリデン−塩化ビニル共重合体は、還元粘度0.062、アセトン抽出量2.5質量%であった。この塩化ビニリデン−塩化ビニル共重合体は、ASTM D6866−12に規定されるモダン炭素比率が0pMCであった。以下、調製例5で調製した塩化ビニリデン−塩化ビニル共重合体を「化石燃料由来の塩化ビニリデン−塩化ビニル共重合体(2)」または「化石燃料由来のVD−VC(2)」ということがある。
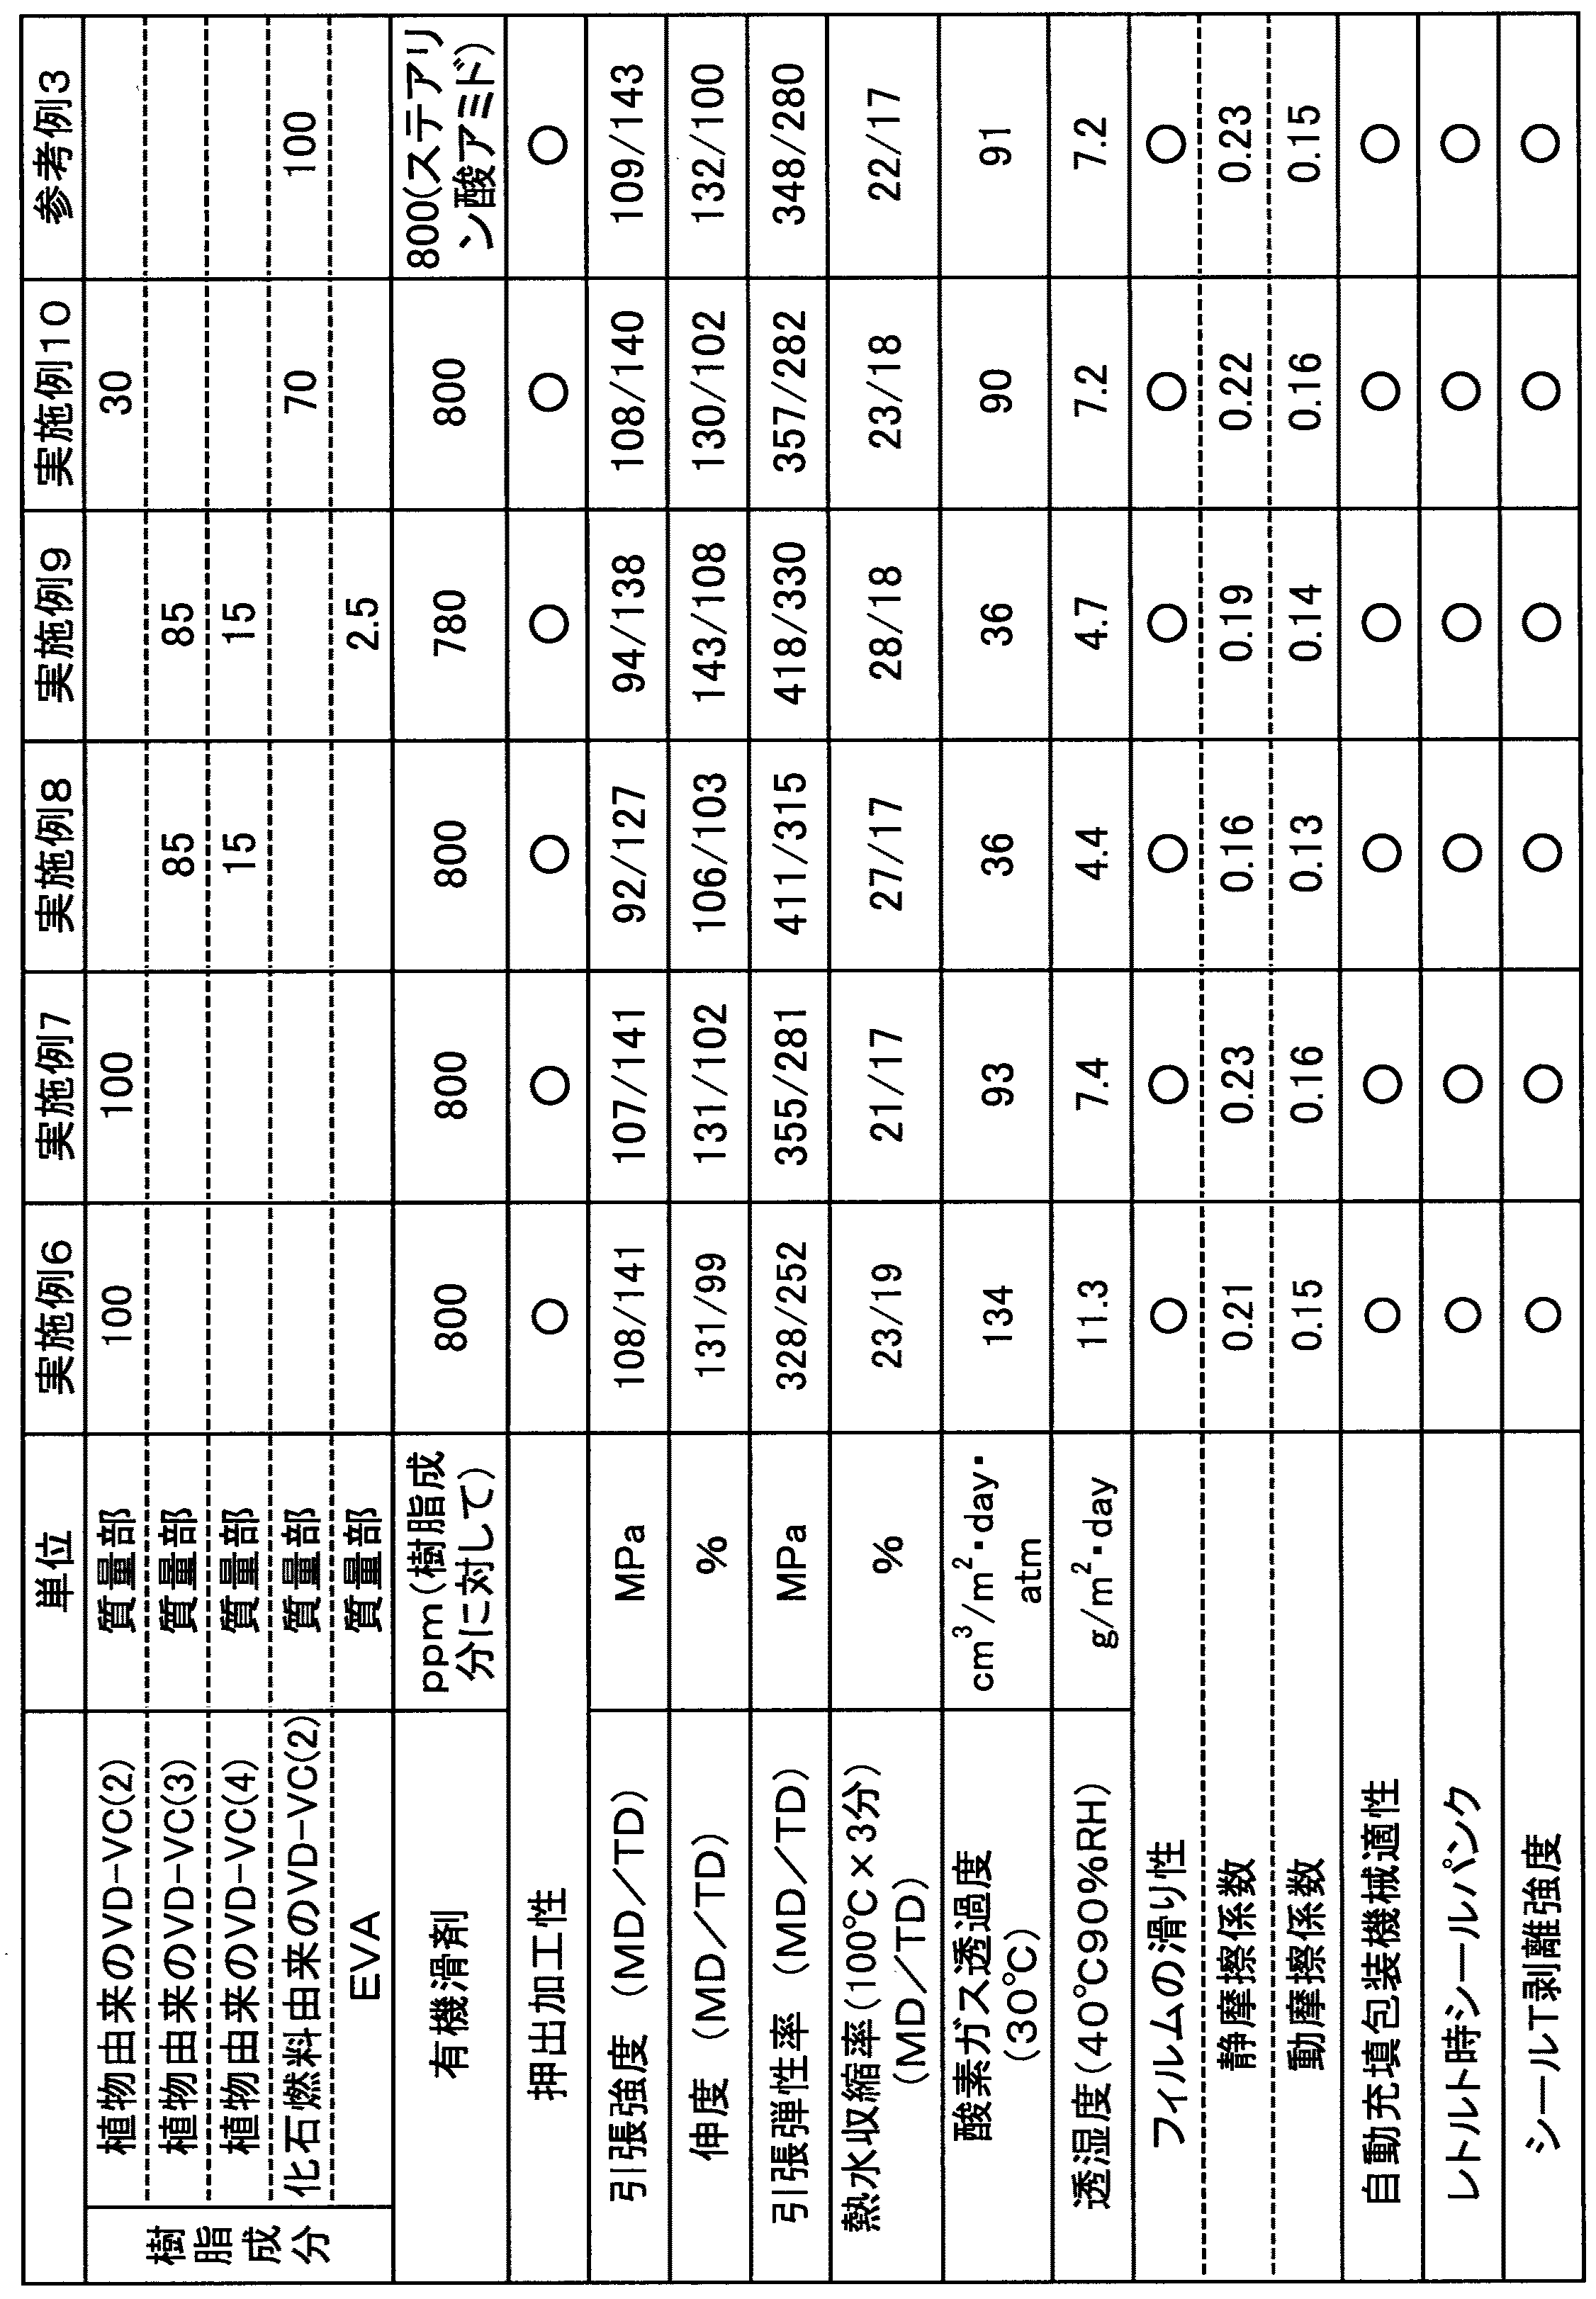
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(2)100質量部に対して、添加剤として、セバチン酸ジブチル(DBS)、ATBC、及びエポキシ化大豆油(ESBO)を合計で11質量部と、有機滑剤として、cis−13,14−docosenoamide〔H2N−CO−(−CH2−)11−CH=CH−(−CH2−)7−CH3〕〔不飽和cis構造炭素二重結合を有する脂肪酸アミド(a)である(a3)H2N−CO−(−CH2−)k+4−CH=CH−(−CH2−)k−CH3(ただし、kは、6≦k≦10の範囲の整数)においてk=7に相当する化合物である。〕0.08質量部(樹脂成分に対して、800ppmに相当する。)と、及び、無機滑剤として、二酸化珪素0.1質量部とを加えて混合し、コンパウンド(塩化ビニリデン−塩化ビニル共重合体組成物)を作製した。次いで、真空ホッパーを設置(真空圧約−680mm水銀柱に調整)したφ40の単軸押出機に前記コンパウンドを供給し、樹脂温度約185℃で環状に溶融押出し、温度10℃の冷却槽で急冷した後、室温にてインフレーション二軸延伸を行って、厚み20μm、幅110mmの自動充填包装用フィルムを作製した。押出加工性と、自動充填包装用フィルムの引張強度、伸度、引張弾性率、熱水収縮率、酸素透過度、透湿度、フィルムの滑り性(摩擦係数)、自動包装適性、レトルト時シールパンク及びシールT剥離強度(以下、先と同様に総称して「諸特性」ということがある。)を測定、評価した結果を表2に示す。
添加剤として、更に、肉剥離剤であるグリセリンモノステアレート(GMS)を0.15質量部加えたことを除いて、実施例6と同様にして、自動充填包装用フィルムを作製した。自動充填包装用フィルムの諸特性を測定、評価した結果を表2に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(2)100質量部を、植物由来の塩化ビニリデン−塩化ビニル共重合体(3)85質量部と、植物由来の塩化ビニリデン−塩化ビニル共重合体(4)15質量部との混合物に変更したことを除いて、実施例7と同様にして、自動充填包装用フィルムを作製した。自動充填包装用フィルムの諸特性を測定、評価した結果を表2に示す。
更に、エチレン・酢酸ビニル共重合体〔酢酸ビニル含量33質量%。以下、「EVA」ということがある。〕を2.5質量部加えたことを除いて、実施例8と同様にして、自動充填包装用フィルムを作製した。自動充填包装用フィルムの諸特性を測定、評価した結果を表2に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(2)100質量部を、植物由来の塩化ビニリデン−塩化ビニル共重合体(2)30質量部と、調製例5で得た化石燃料由来の塩化ビニリデン−塩化ビニル共重合体(2)70質量部との混合物に変更したことを除いて、実施例7と同様にして、自動充填包装用フィルムを作製した。モダン炭素比率は10〜118pMCの範囲内であった。自動充填包装用フィルムの諸特性を測定、評価した結果を表2に示す。
前記の植物由来の塩化ビニリデン−塩化ビニル共重合体(2)100質量部を、調製例5で得た化石燃料由来の塩化ビニリデン−塩化ビニル共重合体(2)100質量部に変更したこと、有機滑剤を、ステアリン酸アミドに変更したことを除いて、実施例6と同様にして、自動充填包装用フィルムを作製した。モダン炭素比率は実質的に0pMCであった。自動充填包装用フィルムの諸特性を測定、評価した結果を表2に示す。
Claims (2)
- ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCである塩化ビニリデン共重合体を含有することを特徴とする植物由来の塩化ビニリデン共重合体組成物から形成されるラップ用熱収縮性フィルム。
- ASTM D6866−12に規定されるモダン炭素比率が10〜118pMCである塩化ビニリデン共重合体を含有することを特徴とする植物由来の塩化ビニリデン共重合体組成物から形成される自動充填包装用熱収縮性フィルム。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2012283146A JP6059005B2 (ja) | 2012-12-26 | 2012-12-26 | 植物由来の塩化ビニリデン共重合体組成物及び熱収縮性フィルム |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2012283146A JP6059005B2 (ja) | 2012-12-26 | 2012-12-26 | 植物由来の塩化ビニリデン共重合体組成物及び熱収縮性フィルム |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2014125561A JP2014125561A (ja) | 2014-07-07 |
| JP6059005B2 true JP6059005B2 (ja) | 2017-01-11 |
Family
ID=51405329
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2012283146A Expired - Fee Related JP6059005B2 (ja) | 2012-12-26 | 2012-12-26 | 植物由来の塩化ビニリデン共重合体組成物及び熱収縮性フィルム |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP6059005B2 (ja) |
Families Citing this family (15)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR102736604B1 (ko) | 2014-06-18 | 2024-12-02 | 국립연구개발법인 고쿠리츠간켄큐센터 | 폐암의 검출 키트 또는 디바이스 및 검출 방법 |
| WO2016006306A1 (ja) * | 2014-07-07 | 2016-01-14 | 株式会社クレハ | ラップフィルム、ラップフィルム巻体及びラップフィルム巻体の製造方法 |
| JP2016022983A (ja) * | 2014-07-23 | 2016-02-08 | 旭化成ケミカルズ株式会社 | 塩化ビニリデン系樹脂ラップフィルム |
| JP6795350B2 (ja) * | 2016-08-08 | 2020-12-02 | 株式会社クレハ | 塩化ビニリデン系樹脂フィルム、それを用いたラップフィルム、及び当該樹脂フィルムの製造方法 |
| JP6913506B2 (ja) * | 2017-05-16 | 2021-08-04 | 株式会社クレハ | 塩化ビニリデン系樹脂フィルム及び塩化ビニリデン系樹脂組成物 |
| WO2019003319A1 (ja) * | 2017-06-27 | 2019-01-03 | 住友電工ファインポリマー株式会社 | 熱回復物品及びこの熱回復物品により被覆されている被覆体 |
| JP7173793B2 (ja) * | 2017-09-06 | 2022-11-16 | 旭化成株式会社 | ラップフィルム及びラップフィルム巻回体 |
| JP7173794B2 (ja) * | 2017-09-06 | 2022-11-16 | 旭化成株式会社 | ラップフィルム及びラップフィルム巻回体 |
| CN111032753A (zh) * | 2017-09-06 | 2020-04-17 | 旭化成株式会社 | 保鲜膜和保鲜膜卷绕体 |
| FR3082518B1 (fr) * | 2018-06-15 | 2020-05-22 | Arkema France | Monomere de difluorure de vinylidene biosource et polymeres le contenant |
| JP2020063072A (ja) * | 2018-10-17 | 2020-04-23 | 株式会社クレハ | ラップフィルム巻回体 |
| JP2022191174A (ja) * | 2021-06-15 | 2022-12-27 | 旭化成株式会社 | 塩化ビニリデン系樹脂フィルム及びその製造方法 |
| JP7545738B2 (ja) * | 2021-10-08 | 2024-09-05 | 平岡織染株式会社 | 軟質塩化ビニル系樹脂複合シート |
| JP2023092618A (ja) * | 2021-12-22 | 2023-07-04 | 旭化成株式会社 | 塩化ビニリデン系樹脂フィルム |
| JPWO2024063117A1 (ja) * | 2022-09-22 | 2024-03-28 |
Family Cites Families (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP3999880B2 (ja) * | 1997-06-20 | 2007-10-31 | 株式会社クレハ | 塩化ビニリデン共重合体樹脂組成物、そのフィルム、その押出加工方法 |
| JP2010030902A (ja) * | 2006-11-21 | 2010-02-12 | Mitsui Chemicals Inc | エチレンの製造方法 |
| JP5104618B2 (ja) * | 2008-07-22 | 2012-12-19 | 東ソー株式会社 | 1,2−ジクロロエタンの製造方法 |
| EP2594547A1 (en) * | 2011-11-17 | 2013-05-22 | Solvay Sa | Process for the manufacture of at least one ethylene derivative compound from bioethanol |
-
2012
- 2012-12-26 JP JP2012283146A patent/JP6059005B2/ja not_active Expired - Fee Related
Also Published As
| Publication number | Publication date |
|---|---|
| JP2014125561A (ja) | 2014-07-07 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP2014125561A (ja) | 植物由来の塩化ビニリデン共重合体組成物及び熱収縮性フィルム | |
| US4486552A (en) | Fog-resistant olefin polymer films | |
| JP6567820B2 (ja) | 食品包装用ポリオレフィン系ラップフィルム | |
| US20160068665A1 (en) | Cellulose ester plastics and methods and articles relating thereto | |
| JP2014104729A (ja) | 植物由来樹脂を含有する層を備える深絞り成形用積層フィルム及び包装体 | |
| US20150018463A1 (en) | Modified polypropylene compositions for reduced necking in extrusion film casting or extrusion coating processes | |
| CN101070396B (zh) | 一种sebs保鲜膜及其生产方法 | |
| JP2014200968A (ja) | 植物由来の樹脂を含有する層を備える熱収縮性多層フィルム及びその製造方法 | |
| CN101223033B (zh) | 高透氧性的真空贴体包装结构 | |
| JP2015174939A (ja) | 包装用フィルム | |
| TWI487718B (zh) | A vinyl chloride copolymer resin composition and a cling film | |
| JP7352414B2 (ja) | ラップフィルム | |
| WO2025164500A1 (ja) | ストレッチフィルム | |
| JP6379653B2 (ja) | ポリ塩化ビニル系樹脂組成物及びそれを用いた食品包装用小巻ラップフィルム | |
| JP2014156053A (ja) | 植物由来の樹脂を含有する層を備える熱収縮性多層フィルム及びその製造方法 | |
| EP3009373B1 (en) | Vinyl chloride-based film for food packaging | |
| JPWO2011021400A1 (ja) | ポリ塩化ビニル系ストレッチフィルム | |
| JP6334391B2 (ja) | 筒状包装体 | |
| TWI567125B (zh) | plastic wrap | |
| JP6675844B2 (ja) | 可塑剤、該可塑剤を含有する熱可塑性樹脂組成物及び該熱可塑性樹脂組成物を成形してなる成形品 | |
| JP4738204B2 (ja) | 塩化ビニル系樹脂組成物及びストレッチフィルム | |
| JPH03503290A (ja) | 塩化ビニリデンインターポリマー | |
| JPS5813406B2 (ja) | ニサンカタンソトウカセイマクオシヨウスル レタスノホウソウホウホウ | |
| JP2022191174A (ja) | 塩化ビニリデン系樹脂フィルム及びその製造方法 | |
| JP2024007579A (ja) | ラップフィルム |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| RD02 | Notification of acceptance of power of attorney |
Free format text: JAPANESE INTERMEDIATE CODE: A7422 Effective date: 20150126 |
|
| A521 | Written amendment |
Free format text: JAPANESE INTERMEDIATE CODE: A821 Effective date: 20150220 |
|
| RD04 | Notification of resignation of power of attorney |
Free format text: JAPANESE INTERMEDIATE CODE: A7424 Effective date: 20150220 |
|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20151020 |
|
| RD02 | Notification of acceptance of power of attorney |
Free format text: JAPANESE INTERMEDIATE CODE: A7422 Effective date: 20160506 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20160713 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20160719 |
|
| A521 | Written amendment |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20160822 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20161206 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20161208 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 6059005 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| LAPS | Cancellation because of no payment of annual fees |