JP7517162B2 - 質量分析用試料の調製方法及び質量分析方法 - Google Patents
質量分析用試料の調製方法及び質量分析方法 Download PDFInfo
- Publication number
- JP7517162B2 JP7517162B2 JP2021005775A JP2021005775A JP7517162B2 JP 7517162 B2 JP7517162 B2 JP 7517162B2 JP 2021005775 A JP2021005775 A JP 2021005775A JP 2021005775 A JP2021005775 A JP 2021005775A JP 7517162 B2 JP7517162 B2 JP 7517162B2
- Authority
- JP
- Japan
- Prior art keywords
- sample
- mass spectrometry
- amount
- reference substance
- target sample
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Images


Landscapes
- Other Investigation Or Analysis Of Materials By Electrical Means (AREA)
Description
目的試料を質量分析したときに主要なピークが観測されるm/z範囲を外れた所定のm/zにピークが観測される所定量の基準物質と、前記目的試料とを含む第1のサンプル、を質量分析する測定ステップと、
前記測定ステップにおける質量分析により得られる前記基準物質由来のピークの強度と、前記基準物質のみを前記所定量で含む第2のサンプルを質量分析したときに観測される、前記基準物質由来のピークの強度との差異に基いて、前記第1のサンプルに含まれる目的試料の量の過不足を判断する、又は、前記第1のサンプルに含まれる目的試料の量を調整する調整ステップと、
を実行するものである。
この例では、質量分析法としてMALDI質量分析法を用い、微生物同定をその解析目的としている。
図1に従って、本実施形態における特徴的な試料調製の手順と試料量の判定の原理について説明する。
(1)サンプル中に基準物質のみが存在する場合には、イオン化の際のレーザー光によるエネルギーが主として基準物質のイオン化に使われる。これに対し、サンプルに目的試料が加わると、該サンプル中の化合物の総量が増加したことによって、イオン化の際のレーザー光によるエネルギーのうち基準物質のイオン化に使われるエネルギーが減少し、基準物質がイオン化されにくくなる。
(2)サンプルに目的試料が加わると、サンプル中に他の化合物のイオン化を阻害する物質又は他の化合物に比べてイオン化され易い物質が存在していることによるイオンサプレッション効果が作用する。
次に、上記実施形態の試料調製方法を用いた実験例を説明する。この実験において、元の試料は微生物の一種であるパントエア菌(Pantoea agglomerans)であり、サンプルに含まれる目的試料は微生物から抽出されたタンパク質等の化合物である。
まず、上述した本実施形態の試料調製方法を採用しない場合、つまりは基準物質を利用した試料量の判定を行わない場合の比較例について述べる。
<ステップS1>寒天培地を用いて増殖させたパントエア菌を回収し、それを濁度が「1」になるように50%のアセトニトリル水溶液1mLに懸濁した。
<ステップS2>ステップS1で調製した懸濁液に10%のトリフルオロ酢酸水溶液を0.1mL加えて酸性化し、パントエア菌からタンパク質などを抽出した。
<ステップS3>ステップS2で得られた抽出液を加速度:10,000G、時間:5分間の条件で遠心処理し、そのあとの上清を回収した。その上清を遠心エバポレーターを用いて乾固させた。
<ステップS5>ステップS4で得られた溶解液をそのまま1倍希釈溶液とした。また、この溶解液20μLに80μLの0.1%トリフルオロ酢酸及び50%アセトニトリル水溶液を加えたものを5倍希釈溶液、同じ溶解液20μLに480μLの0.1%トリフルオロ酢酸及び50%アセトニトリル水溶液を加えたものを25倍希釈溶液とした。これらがそれぞれ目的試料である。
<ステップS6>MALDI用のサンプルプレート上の複数のウェルに、それぞれ、0.1%トリフルオロ酢酸及び50%アセトニトリル水溶液を溶媒とするα-シアノ-4-ヒドロキシケイ皮酸(CHCA)の10mg/mL溶液(マトリックス溶液)を1μL滴下し、それを乾固させた。
<ステップS8>ステップS1~S7の手順に沿って調製されたMALDI用サンプルが形成されたサンプルプレートを、MALDI-飛行時間型質量分析装置(島津製作所製のMALDI-8020)に装着し、測定対象のm/z範囲をm/z 1500~20000として正イオンリニアモードで測定を行った。
<ステップS9>ステップS8の測定により得られたマススペクトルについて、m/z 2000~20000のm/z範囲でピーク検出を行ってピークリストを作成し、このピークリストに基いて、島津製作所製のAXIMA微生物同定システムに搭載されているデータベース検索ソフトウェアによる同定を実行した。

このときのMALDI用サンプルの調製から質量分析及び微生物同定のためのデータベース検索までの作業手順を、<ステップS11>~<ステップS19>に示す。ステップS11~S16までは上述したステップS1~S6と全く同じである。
<ステップS12>ステップS11で調製した懸濁液に10%のトリフルオロ酢酸水溶液を0.1mL加えて酸性化し、パントエア菌からタンパク質などを抽出した。
<ステップS13>ステップS12で得られた抽出液を加速度:10,000G、時間:5分間の条件で遠心処理し、そのあとの上清を回収した。その上清を遠心エバポレーターを用いて乾固させた。
<ステップS15>ステップS14で得られた溶解液をそのまま1倍希釈溶液とした。また、この溶解液20μLに80μLの0.1%トリフルオロ酢酸及び50%アセトニトリル水溶液を加えたものを5倍希釈溶液、同じ溶解液20μLに480μLの0.1%トリフルオロ酢酸及び50%アセトニトリル水溶液を加えたものを25倍希釈溶液とした。これらがそれぞれ目的試料である。
<ステップS16>0.1%トリフルオロ酢酸及び50%アセトニトリル水溶液を溶媒として、CHCAの濃度が10mg/mL溶液となるマトリックス溶液を調製した。
<ステップS18>MALDI用のサンプルプレート上の複数のウェルにそれぞれ、ステップS17で調製した基準物質入りのマトリックス溶液を1μLずつ滴下し、乾固させた。
<ステップS19>ステップS18でマトリックスを付着させたサンプルプレート上の複数のウェルにそれぞれ、ステップS5で調製した各目的試料を1μLずつ滴下し乾固させた。これにより、MALDI用サンプルの調製が終了した。
<ステップS21>ステップS20の測定により得られたマススペクトルについて、m/z 2000~20000のm/z範囲でピーク検出を行ってピークリストを作成し、このピークリストに基いて、島津製作所製のAXIMA微生物同定システムに搭載されているデータベース検索ソフトウェアによる同定を実行した。
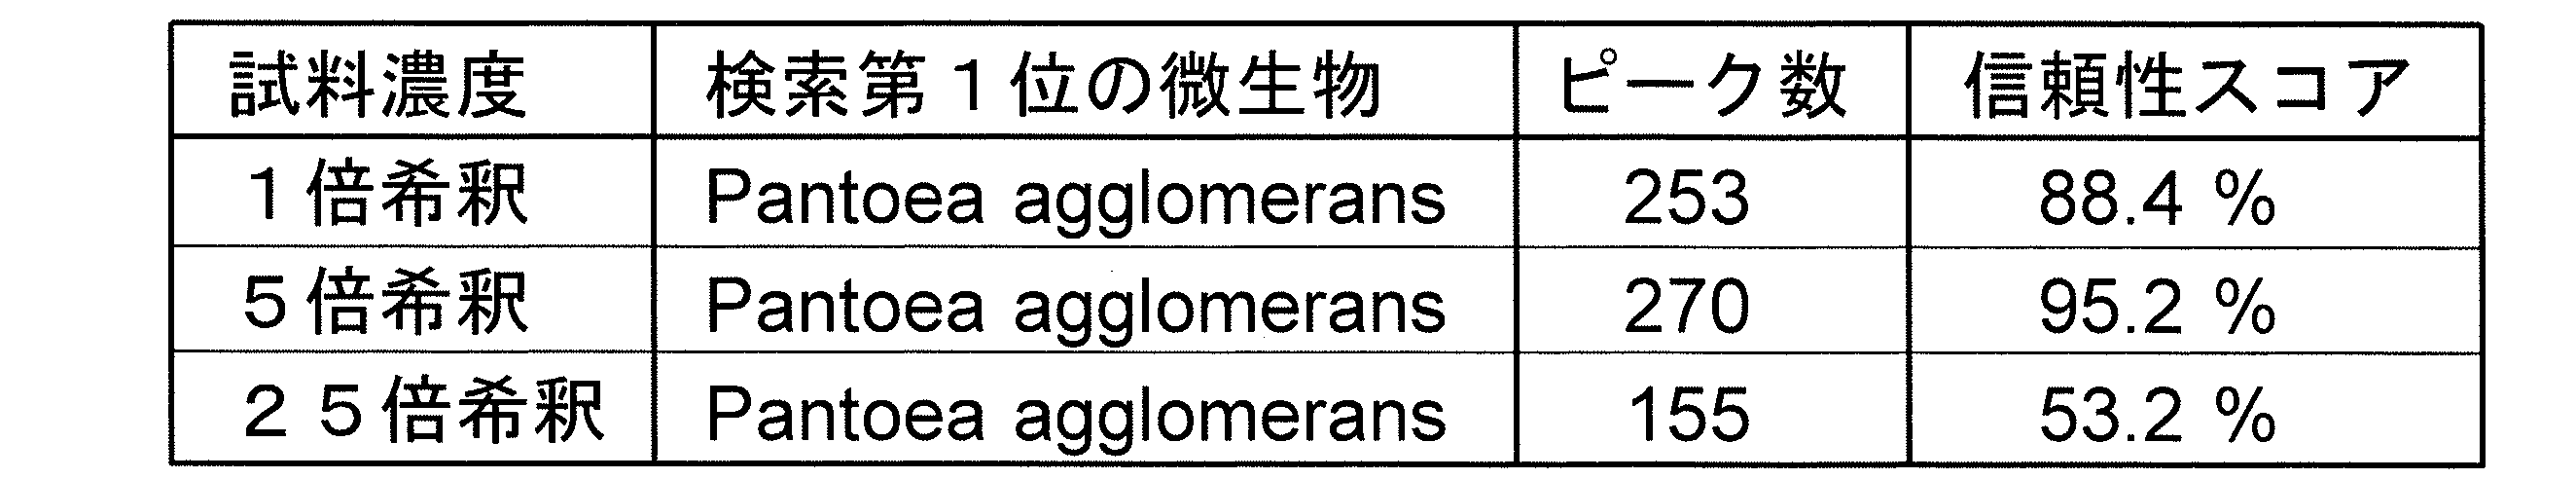
上述したような試料の量が過剰である又は不足しているとの判断は、菌量測定がなされていない場合やマススペクトルパターンが不明の場合でも可能である。
上述した例示的な実施形態は、以下の態様の具体例であることが当業者により理解される。
目的試料を質量分析したときに主要なピークが観測されるm/z範囲を外れた所定のm/zにピークが観測される所定量の基準物質と、前記目的試料とを含む第1のサンプル、を質量分析する測定ステップと、
前記測定ステップにおける質量分析により得られる前記基準物質由来のピークの強度と、前記基準物質のみを前記所定量で含む第2のサンプルを質量分析したときに観測される、前記基準物質由来のピークの強度との差異に基いて、前記第1のサンプルに含まれる目的試料の量の過不足を判断する、又は、前記第1のサンプルに含まれる目的試料の量を調整する調整ステップと、
を実行するものである。
Claims (4)
- 目的試料を質量分析したときに主要なピークが観測されるm/z範囲を外れた所定のm/zにピークが観測される所定量の基準物質と、前記目的試料とを含む第1のサンプル、を質量分析する測定ステップと、
前記測定ステップにおける質量分析により得られる前記基準物質由来のピークの強度の、前記基準物質のみを前記所定量で含む第2のサンプルを質量分析したときに観測される、前記基準物質由来のピークの強度からの低下度合に基いて、前記第1のサンプルに含まれる目的試料の量の過不足を判断する、又は、前記第1のサンプルに含まれる目的試料の量を調整する調整ステップと、
を実行するものであり、
前記基準物質由来のピークのm/zは、前記目的試料を質量分析したときに主要なピークが観測されるm/z範囲よりも低質量電荷比側にある、質量分析用試料の調製方法。 - 前記質量分析はマトリックス支援レーザー脱離イオン化質量分析である、請求項1に記載の質量分析用試料の調製方法。
- さらに、
請求項1又は2に記載の質量分析用試料の調製方法における前記調整ステップにより量が調整された目的試料を含むサンプル、又は、該調整ステップにより適量であると判定された量の目的試料を含むサンプルに対して質量分析を行うことで得られたマススペクトルに基いて、前記目的試料又はそれに含まれる物質を同定する物質同定ステップ
を実行する質量分析方法。 - 前記目的試料が微生物を含み、
前記物質同定ステップにおいて、前記マススペクトルに基いて前記目的試料に含まれる未同定の微生物を同定する、請求項3に記載の質量分析方法。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2021005775A JP7517162B2 (ja) | 2021-01-18 | 2021-01-18 | 質量分析用試料の調製方法及び質量分析方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2021005775A JP7517162B2 (ja) | 2021-01-18 | 2021-01-18 | 質量分析用試料の調製方法及び質量分析方法 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2022110392A JP2022110392A (ja) | 2022-07-29 |
| JP7517162B2 true JP7517162B2 (ja) | 2024-07-17 |
Family
ID=82570064
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2021005775A Active JP7517162B2 (ja) | 2021-01-18 | 2021-01-18 | 質量分析用試料の調製方法及び質量分析方法 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP7517162B2 (ja) |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2007178184A (ja) | 2005-12-27 | 2007-07-12 | Kirin Brewery Co Ltd | 発酵麦芽飲料またはビール様飲料中の3−メチル−2−ブテン−1−チオールの高感度定量分析方法 |
| JP2015121500A (ja) | 2013-12-25 | 2015-07-02 | 株式会社島津製作所 | 質量分析方法及び質量分析装置 |
| JP2016524465A (ja) | 2013-05-23 | 2016-08-18 | ブルーカー ダルトニック ゲーエムベーハー | 成長測定によるマススペクトル耐性判定 |
| JP2020501137A (ja) | 2016-11-30 | 2020-01-16 | ブルーカー ダルトニック ゲーエムベーハー | 質量分析測定および評価のための微生物試料および微生物の調製 |
-
2021
- 2021-01-18 JP JP2021005775A patent/JP7517162B2/ja active Active
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2007178184A (ja) | 2005-12-27 | 2007-07-12 | Kirin Brewery Co Ltd | 発酵麦芽飲料またはビール様飲料中の3−メチル−2−ブテン−1−チオールの高感度定量分析方法 |
| JP2016524465A (ja) | 2013-05-23 | 2016-08-18 | ブルーカー ダルトニック ゲーエムベーハー | 成長測定によるマススペクトル耐性判定 |
| JP2015121500A (ja) | 2013-12-25 | 2015-07-02 | 株式会社島津製作所 | 質量分析方法及び質量分析装置 |
| JP2020501137A (ja) | 2016-11-30 | 2020-01-16 | ブルーカー ダルトニック ゲーエムベーハー | 質量分析測定および評価のための微生物試料および微生物の調製 |
Also Published As
| Publication number | Publication date |
|---|---|
| JP2022110392A (ja) | 2022-07-29 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| Simões et al. | Dried blood spots combined to an UPLC–MS/MS method for the simultaneous determination of drugs of abuse in forensic toxicology | |
| US6835927B2 (en) | Mass spectrometric quantification of chemical mixture components | |
| Fung et al. | Emerging role of clinical mass spectrometry in pathology | |
| Gowda et al. | Overview of mass spectrometry-based metabolomics: opportunities and challenges | |
| van Hove et al. | A concise review of mass spectrometry imaging | |
| Signor et al. | Matrix-assisted laser desorption/ionization time of flight (MALDI-TOF) mass spectrometric analysis of intact proteins larger than 100 kDa | |
| US7847245B2 (en) | Multiplexing matrix-analyte stereo electronic interactions for high throughput shotgun metabolomics | |
| US20190346455A1 (en) | Mass spectrometry assay method for detection and quantitation of kidney function metabolites | |
| CN107024530B (zh) | 通过内部标准物质谱检测微生物的方法及其产品 | |
| US12072322B2 (en) | Method for matrix effect correction in quantitative mass spectrometric analysis of analytes in complex matrices | |
| US20220221467A1 (en) | Systems and methods for ms1-based mass identification including super-resolution techniques | |
| Chung et al. | Next‐generation pathology practices with mass spectrometry imaging | |
| US20120129201A1 (en) | Mass spectrometry imaging with substance identification | |
| Mesihää et al. | Development of a GC-APCI-QTOFMS library for new psychoactive substances and comparison to a commercial ESI library | |
| US20160195502A1 (en) | Method for chiral separation of methamphetamine and amphatamine enantiomers | |
| CN112924530A (zh) | 使用离子迁移率进行物质鉴定的质谱成像 | |
| US20200341004A1 (en) | Mass spectrometry methods for carcinoma assessments | |
| WO2008022266A2 (en) | Methods and systems for quantifying isobaric labels and peptides | |
| Nicolardi et al. | Precision profiling and identification of human serum peptides using Fourier transform ion cyclotron resonance mass spectrometry | |
| JP2022110392A (ja) | 質量分析用試料の調製方法及び質量分析方法 | |
| Hioki et al. | An improved sample preparation method for the sensitive detection of peptides by MALDI‐MS | |
| Ubhi et al. | A novel lipid screening platform that provides a complete solution for lipidomics research | |
| US7943387B2 (en) | Direct mass spectrometric analysis of aggregates of therapeutic proteins | |
| Nicolardi et al. | SPE-MALDI profiling of serum peptides and proteins by ultrahigh resolution FTICR-MS | |
| Sommer et al. | Standardized targeted metabolomics using the BIOCRATES MxP quant 500 Kit on the ACQUITY UPLC I-class PLUS and Xevo TQ-XS mass spectrometer |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20230518 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20231220 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20231226 |
|
| A601 | Written request for extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A601 Effective date: 20240220 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20240423 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20240604 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20240617 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 7517162 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |