JP7617845B2 - (6S)-3-[(4S)-4-シアノ-2-オキソ-ピロリジン-1-イル]-6-メチル-N-(3,4,5-トリフルオロフェニル)-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキサミドの調製のための方法 - Google Patents
(6S)-3-[(4S)-4-シアノ-2-オキソ-ピロリジン-1-イル]-6-メチル-N-(3,4,5-トリフルオロフェニル)-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキサミドの調製のための方法 Download PDFInfo
- Publication number
- JP7617845B2 JP7617845B2 JP2021549089A JP2021549089A JP7617845B2 JP 7617845 B2 JP7617845 B2 JP 7617845B2 JP 2021549089 A JP2021549089 A JP 2021549089A JP 2021549089 A JP2021549089 A JP 2021549089A JP 7617845 B2 JP7617845 B2 JP 7617845B2
- Authority
- JP
- Japan
- Prior art keywords
- compound
- formation
- carried out
- equivalents
- reaction
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/02—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D207/18—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having one double bond between ring members or between a ring member and a non-ring member
- C07D207/22—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having one double bond between ring members or between a ring member and a non-ring member with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D207/24—Oxygen or sulfur atoms
- C07D207/26—2-Pyrrolidones
- C07D207/273—2-Pyrrolidones with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to other ring carbon atoms
- C07D207/277—Carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Pyrrole Compounds (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Description

1.キラル分離が必要とされる。
2.過剰および毒性のあるI2がtert-ブチル(6S)-3-ヨード-6-メチル-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキシレートの合成中に除去されず、これにより、大規模製造には極めて危険となる。
3.キラルな出発物質((3S)-5-オキソピロリジン-3-カルボニトリル)を使用した場合、キラリティーがウルマン反応条件の影響を受けやすく、エピマー化を受けがちである。
1.キラル分離が必要とされず、キラルな出発物質((3S)-5-オキソピロリジン-3-カルボニトリル)の合成が本発明において最初に報告され、これは、大規模で容易になされ得、したがって、全過程を短縮すること、
2.先行技術と比較して、過剰および毒性のあるI2が還元剤を用いて工程1)において除去され、次いで、生成物の損失を回避するためにその量が慎重に(carfully)制御されたこと、
3.(3S)-5-オキソピロリジン-3-カルボニトリル部分のキラリティーを、反応全体を通して不変に保つために、ウルマン反応条件を慎重に最適化したこと、
4.脱BOC反応を環境に優しい条件で実施したこと
である。
用語「薬学的に許容される塩」は、式Iの化合物の生物学的効果および特性を保持し、好適な非毒性有機もしくは無機酸または有機もしくは無機塩基から形成される、従来の酸付加塩または塩基付加塩を指す。酸付加塩は、例えば、塩酸、臭化水素酸、ヨウ化水素酸、硫酸、スルファミン酸、リン酸および硝酸等の無機酸に由来するもの、ならびにp-トルエンスルホン酸、サリチル酸、メタンスルホン酸、シュウ酸、コハク酸、クエン酸、リンゴ酸、乳酸、フマル酸等の有機酸に由来するものを含む。塩基付加塩は、アンモニウム、カリウム、ナトリウム、および例えば、テトラメチルアンモニウム水酸化物等の第四級アンモニウム水酸化物に由来するものを含む。医薬化合物の塩への化学修飾は、化合物の改善された物理および化学安定性、吸湿性、流動性ならびに溶解度を取得するための、医薬品科学者に周知の技術である。これは例えば、Bastin R.J.ら、Organic Process Research&Development 2000、4、427~435において;またはAnsel,H.ら、In:Pharmaceutical Dosage Forms and Drug Delivery Systems、第6版(1995)、196および1456~1457頁において記述されている。
ACN アセトニトリル
eq 当量
DBU 1,8-ジアザビシクロ[5.4.0]ウンデカ-7-エン
DCM ジクロロメタン
DIPEA N,N-ジイソプロピルエチルアミン
DMEDA N,N’-ジメチル-1,2-エタンジアミン
IPA イソプロピルアルコール
IPAc 酢酸イソプロピル
MeTHF 2-メチルテトラヒドロフラン
MTBE メチルtert-ブチルエーテル
NIS N-ヨードスクシンイミド
TEA トリエチルアミン
TFA トリフルオロ酢酸
TFAA 無水トリフルオロ酢酸
V 体積
wt% 重量パーセント


工程1)化合物(II)


工程2)化合物(III)および化合物(IV)


工程3)化合物(V)の脱保護を介する、化合物(VI)

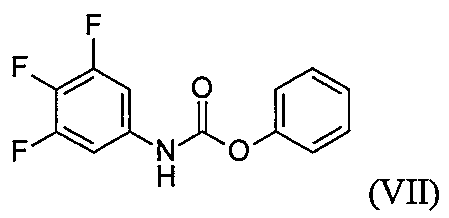
工程4)3,4,5-トリフルオロアニリンおよびフェニルカルボノクロリデートの間の反応を介する、化合物(VII)
工程5)化合物(VI)および化合物(VII)の間の置換反応を介する、化合物(I)

のうちの1つまたは複数を含む。
工程1)化合物(II)


化合物(III)の形成は、通常、好適なヨード化試薬および好適な有機溶媒の存在下で実施される。変換は、通例、室温または加熱条件下で実施される。


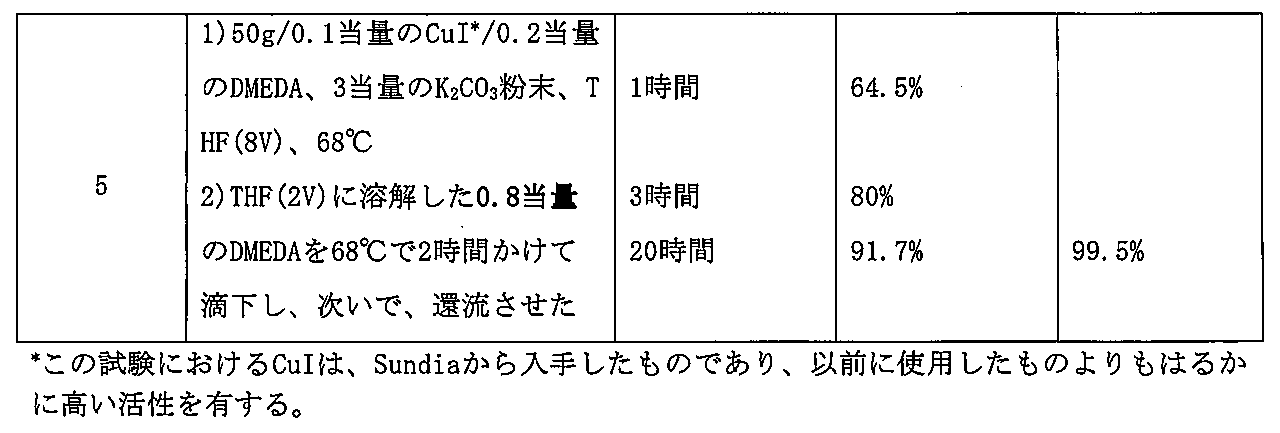
化合物(V)の形成は、通常、好適な塩基、好適な触媒、好適な配位子および好適な有機溶媒の存在下で実施される。変換は、通例、加熱条件下で実施される。



化合物(VI)の形成は、通常、好適な酸および好適な溶媒の存在下で実施される。変換は、通例、室温または加熱条件下で実施される。

化合物(VII)の形成は、通常、好適な塩基および好適な有機溶媒の存在下で実施される。変換は、通例、冷却条件下で実施される。

化合物(I)の形成は、通常、好適な塩基および好適な有機溶媒の存在下で実施される。変換は、通例、加熱条件下で実施される。
工程a)化合物(VIII)


工程b)化合物(X)の置換を介する、化合物(XI)

工程c)化合物(XI)の脱離反応を介する、化合物(XII)

工程d)化合物(XII)の脱保護による、化合物(XIII)

工程e)化合物(XIII)の脱水を介する、化合物(IV)

のうちの1つまたは複数を含む。
工程a)化合物(VIII)


化合物(X)の形成は、通常、好適な有機溶媒の存在下で実施される。変換は、通例、加熱条件下で実施される。

化合物(XI)の形成は、通常、塩素化試薬および好適な有機溶媒の存在下で実施される。変換は、通例、室温下で実施される。

化合物(XII)の形成は、通常、好適な塩基および好適な溶媒の存在下で実施される。変換は、通例、加熱条件下で実施される。

化合物(XIII)の形成は、通常、好適な酸および好適な有機溶媒の存在下で実施される。変換は、通例、室温下で実施される。

化合物(IV)の形成は、通常、好適な脱水試薬および好適な有機溶媒の存在下で実施される。変換は、通例、室温下で実施される。
tert-ブチル(6S)-3-ヨード-6-メチル-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキシレート(化合物(III))

(3S)-5-オキソピロリジン-3-カルボニトリル(化合物(IV))


tert-ブチル(6S)-6-メチル-3-[(4S)-4-シアノ-2-オキソ-ピロリジン-1-イル]-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキシレート(化合物(V))

(3S)-5-オキソ-1-[(6S)-6-メチル-4,5,6,7-テトラヒドロピラゾロ[1,5-a]ピラジン-3-イル]ピロリジン-3-カルボニトリル(化合物(VI))

フェニルN-(3,4,5-トリフルオロフェニル)カルバメート(化合物(VII))

(6S)-3-[(4S)-4-シアノ-2-オキソ-ピロリジン-1-イル]-6-メチル-N-(3,4,5-トリフルオロフェニル)-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキサミド(化合物(I))
発明の態様
[態様1]化合物(I)
下記の工程:
工程1)化合物(II)
工程2)化合物(III)および化合物(IV)
工程3)化合物(V)の脱保護を介する、化合物(VI)
工程4)3,4,5-トリフルオロアニリンおよびフェニルカルボノクロリデートの間の反応を介する、化合物(VII)
工程5)化合物(VI)および化合物(VII)の間の置換反応を介する、化合物(I)
を含む、方法。
[態様2]工程1)における化合物(III)の形成が、ヨード化試薬の存在下で実施され、ヨード化試薬が、NISおよびI2から選択され、特にヨード化試薬がNISであることを特徴とする、態様1に記載の方法。
[態様3]工程1)におけるヨード化試薬の使用により反応中に形成された過剰なI2が、Na2SO3によって除去され、Na2SO3の量が、0.4~0.8当量、特に0.55~0.6当量であることを特徴とする、態様1または2に記載の方法。
[態様4]工程2)における化合物(V)の形成が、塩基、触媒および配位子の存在下、有機溶媒中で実施され、塩基が、K2CO3、K3PO4およびCs2CO3から選択され、特に塩基がK2CO3であり、触媒がCuIであり、触媒の量が、0.05~0.5当量、特に0.1当量であり、配位子がDMEDAであり、配位子の量が、0.2~2.0当量、特に1.0当量であり、有機溶媒が、1,4-ジオキサン、ACN、トルエン、THFおよびMeTHFから選択され、特に有機溶媒がTHFであることを特徴とする、態様1から3のいずれかに記載の方法。
[態様5]工程3)における化合物(VI)の形成が、酸の存在下で実施され、酸が、H3PO4、NH4Cl、TFAおよび酢酸から選択され、特に酸が酢酸であり、酸の量が、1~3当量、特に1.5~2当量であることを特徴とする、態様1から4のいずれかに記載の方法。
[態様6]工程4)における化合物(VII)の形成が、塩基の存在下で実施され、塩基が、K2CO3、KHCO3、NaHCO3およびNa2CO3から選択され、特に塩基がNaHCO3であることを特徴とする、態様1から5のいずれかに記載の方法。
[態様7]工程4)における化合物(VII)の形成が、-10℃~10℃で、特に-5~0℃で実施されることを特徴とする、態様6に記載の方法。
[態様8]工程5)における化合物(I)の形成が、塩基の存在下で実施され、塩基が、K2CO3、K3PO4、DIPEAおよびTEAから選択され、特に塩基がDIPEAであることを特徴とする、態様1から7のいずれかに記載の方法。
[態様9]化合物(IV)
下記の工程:
工程a)化合物(VIII)
工程b)化合物(X)の置換を介する、化合物(XI)
工程c)化合物(XI)の脱離反応を介する、化合物(XII)
工程d)化合物(XII)の脱保護による、化合物(XIII)
工程e)化合物(XIII)の脱水を介する、化合物(IV)
を含む、方法。
[態様10]工程a)における化合物(X)の形成が、有機溶媒中での環化反応を介して実施され、溶媒が、THF、ACNおよびMeTHFから選択され、特に有機溶媒がACNであり、環化反応が、80~140℃で、特に100~110℃で実施されることを特徴とする、態様9に記載の方法。
[態様11]工程b)における化合物(XI)の形成が、塩素化試薬の存在下で実施され、塩素化試薬が、塩化アセチル、塩化チオニルおよび塩化オキサリルから選択され、特に試薬が塩化チオニルであり、塩素化試薬の量が、1~5当量、特に3当量であることを特徴とする、態様9または10に記載の方法。
[態様12]工程c)における化合物(XII)の形成が、塩基の存在下で実施され、塩基が、K3PO4、TEA、DBUおよびDIPEAから選択され、特に塩基がDBUであり、塩基の量が、1~2当量、特に1.5当量であることを特徴とする、態様9から11のいずれかに記載の方法。
[態様13]工程d)における化合物(XIII)の形成が、酸の存在下で実施され、酸が、H2SO4、H3PO4、HClおよびTFAから選択され、特に酸がHClであり、酸の量が、0.05~0.5当量、特に0.1当量であることを特徴とする、態様9から12のいずれかに記載の方法。
[態様14]工程e)における化合物(IV)の形成が、脱水試薬の存在下で実施され、脱水試薬が、P2O5、TFAAおよび無水酢酸から選択され、特に脱水試薬がTFAAであり、脱水試薬の量が、2.5当量であることを特徴とする、態様9から13のいずれかに記載の方法。
Claims (14)
- 化合物(I)
下記の工程:
工程1)化合物(II)
工程2)化合物(III)および化合物(IV)
工程3)化合物(V)の脱保護を介する、化合物(VI)
工程4)3,4,5-トリフルオロアニリンおよびフェニルカルボノクロリデートの間の反応を介する、化合物(VII)
工程5)化合物(VI)および化合物(VII)の間の置換反応を介する、化合物(I)
を含む、方法。 - 工程1)における化合物(III)の形成が、ヨード化試薬の存在下で実施され、ヨード化試薬が、N-ヨードスクシンイミドおよびI2から選択されることを特徴とする、請求項1に記載の方法。
- 工程1)におけるヨード化試薬の使用により反応中に形成された過剰なI2が、Na2SO3によって除去され、Na2SO3の量が、0.4~0.8当量であることを特徴とする、請求項1または2に記載の方法。
- 工程2)における化合物(V)の形成が、塩基、触媒および配位子の存在下、有機溶媒中で実施され、塩基が、K2CO3、K3PO4およびCs2CO3から選択され、触媒がCuIであり、触媒の量が、0.05~0.5当量であり、配位子がN,N’-ジメチル-1,2-エタンジアミンであり、配位子の量が、0.2~2.0当量であり、有機溶媒が、1,4-ジオキサン、アセトニトリル、トルエン、テトラヒドロフランおよび2-メチルテトラヒドロフランから選択されることを特徴とする、請求項1から3のいずれか一項に記載の方法。
- 工程3)における化合物(VI)の形成が、酸の存在下で実施され、酸が、H3PO4、NH4Cl、トリフルオロ酢酸および酢酸から選択され、酸の量が、1~3当量であることを特徴とする、請求項1から4のいずれか一項に記載の方法。
- 工程4)における化合物(VII)の形成が、塩基の存在下で実施され、塩基が、K2CO3、KHCO3、NaHCO3およびNa2CO3から選択されることを特徴とする、請求項1から5のいずれか一項に記載の方法。
- 工程4)における化合物(VII)の形成が、-10℃~10℃で実施されることを特徴とする、請求項6に記載の方法。
- 工程5)における化合物(I)の形成が、塩基の存在下で実施され、塩基が、K2CO3、K3PO4、N,N-ジイソプロピルエチルアミンおよびトリエチルアミンから選択されることを特徴とする、請求項1から7のいずれか一項に記載の方法。
- 下記の工程:
工程a)化合物(VIII)
工程b)化合物(X)の置換を介する、化合物(XI)
工程c)化合物(XI)の脱離反応を介する、化合物(XII)
工程d)化合物(XII)の脱保護による、化合物(XIII)
工程e)化合物(XIII)の脱水を介する、化合物(IV)
をさらに含む、請求項1に記載の方法。 - 工程a)における化合物(X)の形成が、有機溶媒中での環化反応を介して実施され、溶媒が、テトラヒドロフラン、アセトニトリルおよび2-メチルテトラヒドロフランから選択され、環化反応が、80~140℃で実施されることを特徴とする、請求項9に記載の方法。
- 工程b)における化合物(XI)の形成が、塩素化試薬の存在下で実施され、塩素化試薬が、塩化アセチル、塩化チオニルおよび塩化オキサリルから選択され、塩素化試薬の量が、1~5当量であることを特徴とする、請求項9または10に記載の方法。
- 工程c)における化合物(XII)の形成が、塩基の存在下で実施され、塩基が、K3PO4、トリエチルアミン、1,8-ジアザビシクロ[5.4.0]ウンデカ-7-エンおよびN,N-ジイソプロピルエチルアミンから選択され、塩基の量が、1~2当量であることを特徴とする、請求項9から11のいずれか一項に記載の方法。
- 工程d)における化合物(XIII)の形成が、酸の存在下で実施され、酸が、H2SO4、H3PO4、HClおよびトリフルオロ酢酸から選択され、酸の量が、0.05~0.5当量であることを特徴とする、請求項9から12のいずれか一項に記載の方法。
- 工程e)における化合物(IV)の形成が、脱水試薬の存在下で実施され、脱水試薬が、P2O5、無水トリフルオロ酢酸および無水酢酸から選択され、脱水試薬の量が、2.5当量であることを特徴とする、請求項9から13のいずれか一項に記載の方法。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| CN2019076126 | 2019-02-26 | ||
| CNPCT/CN2019/076126 | 2019-02-26 | ||
| PCT/EP2020/054806 WO2020173891A1 (en) | 2019-02-26 | 2020-02-25 | Process for the preparation of (6s)-3-[(4s)-4-cyano-2-oxo-pyrrolidin-1-yl]-6-methyl-n-(3,4,5-trifluorophenyl)-6,7-dihydro-4h-pyrazolo[1,5-a]pyrazine-5-carboxamide |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2022520993A JP2022520993A (ja) | 2022-04-04 |
| JP7617845B2 true JP7617845B2 (ja) | 2025-01-20 |
Family
ID=69701193
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2021549089A Active JP7617845B2 (ja) | 2019-02-26 | 2020-02-25 | (6S)-3-[(4S)-4-シアノ-2-オキソ-ピロリジン-1-イル]-6-メチル-N-(3,4,5-トリフルオロフェニル)-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキサミドの調製のための方法 |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US20220162212A1 (ja) |
| EP (1) | EP3931197B1 (ja) |
| JP (1) | JP7617845B2 (ja) |
| CN (1) | CN113454088A (ja) |
| WO (1) | WO2020173891A1 (ja) |
Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2009513569A (ja) | 2005-09-28 | 2009-04-02 | グラクソ グループ リミテッド | キノリン化合物の合成のための新規な化学的方法 |
| JP2013505261A (ja) | 2009-09-18 | 2013-02-14 | プロヴェクタス ファーマスーティカルズ,インク. | 4,5,6,7−テトラクロロ−3’,6’−ジヒドロキシ−2’,4’,5’,7’−テトラヨード−3h−スピロ[イソベンゾフラン−1,9’−キサンテン]−3−オン(ローズベンガル)及び関連するキサンテンを合成するプロセス |
| WO2018011162A1 (en) | 2016-07-14 | 2018-01-18 | F. Hoffmann-La Roche Ag | Carboxy 6,7-dihydro-4h-pyrazolo[1,5-a]pyrazine compounds for the treatment of infectious diseases |
| WO2018011100A1 (en) | 2016-07-14 | 2018-01-18 | F. Hoffmann-La Roche Ag | Novel tetrahydropyrazolopyridine compounds for the treatment of infectious diseases |
| JP2018502136A (ja) | 2015-01-16 | 2018-01-25 | エフ.ホフマン−ラ ロシュ アーゲーF. Hoffmann−La Roche Aktiengesellschaft | 感染性疾患を処置するためのピラジン化合物 |
Family Cites Families (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2014210354A1 (en) * | 2013-06-28 | 2014-12-31 | Genentech, Inc. | Azaindazole compounds as inhibitors of t790m containing egfr mutants |
| DE102016212219A1 (de) * | 2016-07-05 | 2018-01-11 | Siemens Healthcare Gmbh | Reduzierung von Wirbelströmen bei der flusskodierten Magnetresonanzbildgebung |
-
2020
- 2020-02-25 EP EP20707238.0A patent/EP3931197B1/en active Active
- 2020-02-25 WO PCT/EP2020/054806 patent/WO2020173891A1/en not_active Ceased
- 2020-02-25 US US17/433,961 patent/US20220162212A1/en not_active Abandoned
- 2020-02-25 JP JP2021549089A patent/JP7617845B2/ja active Active
- 2020-02-25 CN CN202080015848.5A patent/CN113454088A/zh active Pending
Patent Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2009513569A (ja) | 2005-09-28 | 2009-04-02 | グラクソ グループ リミテッド | キノリン化合物の合成のための新規な化学的方法 |
| JP2013505261A (ja) | 2009-09-18 | 2013-02-14 | プロヴェクタス ファーマスーティカルズ,インク. | 4,5,6,7−テトラクロロ−3’,6’−ジヒドロキシ−2’,4’,5’,7’−テトラヨード−3h−スピロ[イソベンゾフラン−1,9’−キサンテン]−3−オン(ローズベンガル)及び関連するキサンテンを合成するプロセス |
| JP2018502136A (ja) | 2015-01-16 | 2018-01-25 | エフ.ホフマン−ラ ロシュ アーゲーF. Hoffmann−La Roche Aktiengesellschaft | 感染性疾患を処置するためのピラジン化合物 |
| WO2018011162A1 (en) | 2016-07-14 | 2018-01-18 | F. Hoffmann-La Roche Ag | Carboxy 6,7-dihydro-4h-pyrazolo[1,5-a]pyrazine compounds for the treatment of infectious diseases |
| WO2018011100A1 (en) | 2016-07-14 | 2018-01-18 | F. Hoffmann-La Roche Ag | Novel tetrahydropyrazolopyridine compounds for the treatment of infectious diseases |
Also Published As
| Publication number | Publication date |
|---|---|
| US20220162212A1 (en) | 2022-05-26 |
| WO2020173891A1 (en) | 2020-09-03 |
| EP3931197A1 (en) | 2022-01-05 |
| EP3931197C0 (en) | 2024-04-24 |
| EP3931197B1 (en) | 2024-04-24 |
| JP2022520993A (ja) | 2022-04-04 |
| CN113454088A (zh) | 2021-09-28 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| AU2017254916B2 (en) | Method for producing substituted 5-fluoro-1H-pyrazolopyridines | |
| JP6672471B2 (ja) | 4−フェニル−5−アルコキシカルボニル−2−チアゾール−2−イル−1,4−ジヒドロピリミジン−6−イル]メチル]−3−オキソ−5,6,8,8a−テトラヒドロ−1H−イミダゾ[1,5−a]ピラジン−2−イル]−カルボン酸の調製のためのプロセス | |
| JP6985367B2 (ja) | 新規化合物および方法 | |
| TWI453202B (zh) | 製備拉帕替尼之方法及中間體 | |
| JP2019506379A (ja) | ルキソリチニブの合成プロセス | |
| WO2017188042A1 (ja) | 一本鎖核酸分子用モノマーの製造方法 | |
| JP2017523172A (ja) | キラルジペプチジルペプチダーゼ−iv阻害剤の製造方法 | |
| CN107922352A (zh) | 制备蛋白质脱乙酰酶抑制剂的方法 | |
| EP3475281A1 (en) | Novel [1,2,31triazolo[4,5-d]pyrimidine derivatives | |
| JP2010510253A (ja) | 4,4’−(1−メチル−1,2−エタンジイル)−ビス−(2,6−ピペラジンジオン)の新規の製造法 | |
| CN115989226B (zh) | 制备jak抑制剂的方法和中间体 | |
| TW202302605A (zh) | 新穎方法 | |
| JPH0625240A (ja) | 2,3‐不飽和‐1‐シクロペンタニルプリノンからの3,4‐ジヒドロキシ‐1‐シクロペンタニルプリノンの合成法 | |
| TWI884151B (zh) | 製備4-苯基-5-烷氧基羰基-2-噻唑-2-基-1,4-二氫嘧啶-6-基]甲基]-3-側氧-5,6,8,8a-四氫-1H-咪唑并[1,5-a]吡-2-基]-羧酸之替代方法 | |
| WO2021009034A1 (en) | 3-[2(r)-amino-2-phenylethyl]-5-(2-fluoro-3-methoxyphenyl)-1-[2-fluoro-6-(trifluoromethyl)benzyl]-6-methyl-1h-pyrimidine-2,4(1h,3h)-dione hydrochloride salt (i) in solid form, process for preparing same, and use thereof in the synthesis of elagolix | |
| JP2022520993A (ja) | (6S)-3-[(4S)-4-シアノ-2-オキソ-ピロリジン-1-イル]-6-メチル-N-(3,4,5-トリフルオロフェニル)-6,7-ジヒドロ-4H-ピラゾロ[1,5-a]ピラジン-5-カルボキサミドの調製のための方法 | |
| JP7379381B2 (ja) | リナグリプチンおよびその塩の製造のための中間体およびプロセス | |
| HK40059073A (en) | Process for the preparation of (6s)-3-[(4s)-4-cyano-2-oxo-pyrrolidin-1-yl]-6-methyl-n-(3,4,5-trifluorophenyl)-6,7-dihydro-4h-pyrazolo[1,5-a]pyrazine-5-carboxamide | |
| US20150065710A1 (en) | Efficient process for the preparation of lapatinib and salts thereof by means of new intermediates | |
| TW201536759A (zh) | 製備嘧啶中間物之方法 | |
| KR100856133B1 (ko) | 아토르바스타틴의 개선된 제조방법 | |
| EP4547253A1 (en) | Process for the preparation of tucatinib | |
| CA3011650C (en) | Process for the preparation of 4-phenyl-5-alkoxycarbonyl-2-thiazol-2-yl-1,4-dihydropyrimidin-6-yl]methyl]-3-oxo-5,6,8,8a-tetrahydro-1h-imidazo[1,5-a]pyrazin-2-yl]-carboxylic acid | |
| HK40090878A (en) | Process for the preparation of 1-methyl-6-[6-r2-5-methyl-8-(methylamino)-4-[ (3as,6as)-5-methyl-2,3,3a,4,6,6a-hexahydropyrrolo[2,3-c]pyrrol-1-yl]-9h-pyrido[2,3-b]indol-3-yl]-4-oxo-1,8-naphthyridine-3-carboxylic acid hydrochloride | |
| HK40061337B (en) | Alternative process for the preparation of [[[4-phenyl-5-alkoxycarbonyl-2-thiazol-2-yl-1,4-dihydropyrimidin-6-yl]methyl]-3-oxo-5,6,8,8a-tetrahydro-1h-imidazo[1,5-a]pyrazin-2-yl]-carboxylic acid |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20230203 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20240116 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20240125 |
|
| A601 | Written request for extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A601 Effective date: 20240322 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20240716 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20240925 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20240926 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20241209 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20250107 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 7617845 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |