JP7633989B2 - Hpk1阻害剤およびその使用 - Google Patents

Hpk1阻害剤およびその使用 Download PDF

Info

Publication number
JP7633989B2
JP7633989B2 JP2022500151A JP2022500151A JP7633989B2 JP 7633989 B2 JP7633989 B2 JP 7633989B2 JP 2022500151 A JP2022500151 A JP 2022500151A JP 2022500151 A JP2022500151 A JP 2022500151A JP 7633989 B2 JP7633989 B2 JP 7633989B2
Authority
JP
Japan
Prior art keywords
alkyl
alkoxy
chr
halogen
cancer
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Active
Application number
JP2022500151A
Other languages
English (en)
Other versions
JP2022538923A5 (ja
JP2022538923A (ja
Inventor
チョン,ウェンジ
チュー,シャオティアン
フェン,ソン
ウー,レイ
ファン,ウェイ
リウ,ハオ
リウ,ロンチャン
ウェン,ケイト・シン
チョウ,フア
Original Assignee
レゴー・ファーマシューティカルズ,インコーポレーテッド
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Family has litigation
First worldwide family litigation filed litigation Critical https://patents.darts-ip.com/?family=74100919&utm_source=google_patent&utm_medium=platform_link&utm_campaign=public_patent_search&patent=JP7633989(B2) "Global patent litigation dataset” by Darts-ip is licensed under a Creative Commons Attribution 4.0 International License.
Application filed by レゴー・ファーマシューティカルズ,インコーポレーテッド filed Critical レゴー・ファーマシューティカルズ,インコーポレーテッド
Publication of JP2022538923A publication Critical patent/JP2022538923A/ja
Publication of JP2022538923A5 publication Critical patent/JP2022538923A5/ja
Application granted granted Critical
Publication of JP7633989B2 publication Critical patent/JP7633989B2/ja
Active legal-status Critical Current
Anticipated expiration legal-status Critical

Links

Classifications

    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
    • A61K31/00—Medicinal preparations containing organic active ingredients
    • A61K31/33—Heterocyclic compounds
    • A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
    • A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
    • A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
    • A61K31/506—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim not condensed and containing further heterocyclic rings
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
    • A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
    • A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P35/00—Antineoplastic agents
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
    • C07D401/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing three or more hetero rings
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
    • C07D405/14—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing three or more hetero rings
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
    • C07D413/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing three or more hetero rings
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
    • C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
    • C07D471/04—Ortho-condensed systems
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D473/00—Heterocyclic compounds containing purine ring systems
    • C07D473/26—Heterocyclic compounds containing purine ring systems with an oxygen, sulphur, or nitrogen atom directly attached in position 2 or 6, but not in both
    • C07D473/32—Nitrogen atom
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
    • C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
    • C07D487/04—Ortho-condensed systems
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
    • C07D491/02—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains two hetero rings
    • C07D491/10—Spiro-condensed systems
    • C07D491/107—Spiro-condensed systems with only one oxygen atom as ring hetero atom in the oxygen-containing ring
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
    • C07D498/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
    • C07D498/04—Ortho-condensed systems
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D519/00—Heterocyclic compounds containing more than one system of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring system not provided for in groups C07D453/00 or C07D455/00
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
    • C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
    • C07F9/02—Phosphorus compounds
    • C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
    • C07F9/6558—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing at least two different or differently substituted hetero rings neither condensed among themselves nor condensed with a common carbocyclic ring or ring system
    • C07F9/65583—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing at least two different or differently substituted hetero rings neither condensed among themselves nor condensed with a common carbocyclic ring or ring system each of the hetero rings containing nitrogen as ring hetero atom
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
    • C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
    • C07F9/02—Phosphorus compounds
    • C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
    • C07F9/6561—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing systems of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring or ring system, with or without other non-condensed hetero rings

Landscapes

  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Health & Medical Sciences (AREA)
  • General Health & Medical Sciences (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • Animal Behavior & Ethology (AREA)
  • Medicinal Chemistry (AREA)
  • Pharmacology & Pharmacy (AREA)
  • Public Health (AREA)
  • Veterinary Medicine (AREA)
  • Molecular Biology (AREA)
  • Biochemistry (AREA)
  • Epidemiology (AREA)
  • General Chemical & Material Sciences (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
  • Plural Heterocyclic Compounds (AREA)
  • Nitrogen Condensed Heterocyclic Rings (AREA)
  • Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
  • Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
  • Medicines Containing Antibodies Or Antigens For Use As Internal Diagnostic Agents (AREA)

Description

関連出願の相互参照
本出願は、2019年7月4日に出された国際特許出願第PCT/CN/2019/094634号の優先権の利益を主張する。前述の出願の全ての内容は、参照により本明細書に組み込まれる。
造血前駆体キナーゼ1(HPK1)は、マイトジェン活性化プロテインキナーゼキナーゼキナーゼキナーゼ1(MAP4K1)としても知られており、MAP2K(MAPキナーゼキナーゼ)を活性化し、その次に二重ThrおよびTyr MAPKファミリーメンバーJNK(c-Jun N末端キナーゼ)を活性化するMAP3K(MAPキナーゼキナーゼキナーゼ)を含む古典的3段MAPK経路の上流で作用する、プロテインキナーゼである。造血前駆細胞において最初にクローンされたHPK1/MAP4K1は、骨髄、胎生期肝臓、リンパ節、胎盤、脾臓、および胸腺が含まれるリンパ系器官/組織に主に発現する(Huら、Gene & Dev.10(18):2251~2264、1996;Kieferら、The EMBO J.15(24):7013~7025、1996)。細胞レベルでは、HPK1は、造血前駆細胞、T細胞、B細胞、マクロファージ、樹状細胞、好中球、およびマスト細胞が含まれる造血区画中の全ての細胞タイプにおいて発現する(Hu、上記;Kiefer、上記)。
HPK1/MAP4K1は、HPK1(MAP4K1)、GCK(MAP4K2)、GLK(MAP4K3)、HGK/NIK(MAP4K4)、KHS/GCKR(MAP4K5)、およびMINK(MAP4K6)を含む6個のMAP4Kのうちの1つである。これらのMAP4Kは、まとめて、現在まで確認されている約26個の哺乳類Ste20様セリン/トレオニンキナーゼのメンバーであり、酵母フェロモンシグナル伝達経路においてMAP3Kを活性化する推定MAP4Kである酵母ステライル20プロテイン(Ste20p)の相同体である。これらの哺乳類Ste20様キナーゼは、ドメイン構造に基づいて2つのサブファミリーに分けられ、p21活性化キナーゼ(PAK)および胚中心キナーゼ(GCK)である。GCKサブファミリーのなかで、これらのうちのいくつかは、MAP3Kキナーゼカスケードを活性化して、JNK活性化をもたらすことができる。
MAP4Kは、構造的に極めて類似しており、N末端キナーゼドメイン(KD)の後ろに、2~4個のプロリンリッチモチーフおよびC末端シトロン相同ドメイン(CNH)が続いている。
HPK1のキナーゼドメインのATP結合部位は、Lys-46を含む。この残基からMetへの突然変異(HPK1-M46)は、HPK1の触媒活性化を消失させる(Hu、上記)。
HPK1のキナーゼドメイン内に複数の保存Ser/Thrリン酸化部位、および最初の2個のプロリンリッチモチーフの間に保存Tyrリン酸化部位が存在する。LCK/ZAP70によるTyr379(マウス、またはヒトのTyr381)のリン酸化は、HPK1活性化にとって必要であると思われ、それは、LCKまたはZAP70の欠乏が、抗CD3刺激によるジャーカットT細胞におけるHPK1のTyr-379リン酸化およびキナーゼ活性を消失させるからである(Lingら、JBC 276(22):18908~18914、2001;Liouら、Immunity 12(4):399~408、2000;Sauerら、JBC 276(48):45207,45216、2001)。一方、Thr-355自己リン酸化は、HPK1のユビキチン化および分解を制御する。Thr-355は、PP4標的脱リン酸化部位であり、この脱リン酸化は、活性化HPK1のCUL7/Fbxw8媒介ユビキチン化およびプロテアソーム分解を防止し(Wangら、Cancer Res.69(3):1063~1070、2009)、したがってHPK1は、また、プロテインホスファターゼ4(PP4)によって安定化および活性化される(Zhouら、JBC 279(47):49551~49561、2004)。
Tyrリン酸化部位は、また、カスパーゼ切断部位(DDVD)に隣接している。完全長HPK1は、アポトーシス細胞中のこの部位においてカスパーゼ-3により切断され、N末端HPK1断片の高められた触媒活性を生じうることが示されている(Chenら、Oncogene 18:7370~7377、1999)。
HPK1の4個のプロリッチモチーフは、HPK1と多くのSH3ドメイン含有タンパク質との相互作用を媒介する(Boomer & Tan、JCB 95(1):34~44、2005)。
HPK1のCNHドメインは、HPK1媒介リンパ球接着に関与することがあり、それは、別のSte20様キナーゼTNIKにおけるシトロン相同性ドメインがRap2に結合し、アクチン細胞骨格を制御するからである(Tairaら、JBC 279(47):49488~49496、2004)。
MAP4Kは、細胞シグナル伝達、免疫細胞活性化、細胞形質転換、および細胞遊走を制御することによって、免疫系において、特にリンパ球において重要な役割を果たす。HPK1ノックアウト(KO)マウスは、KLH免疫化の後に高められたT細胞活性化、増加したサイトカイン酸性、および増加した抗体産生を示す。HPK1 KOマウスは、また、EAE誘導により多くの感受性がある。HPK1 KOのT細胞およびB細胞は、高められた細胞活性化および抗原受容体シグナル伝達を示す。HPK1 KOの樹状細胞は、より高いレベルの共刺激性分子および炎症促進性サイトカインを示す(Alzabinら、J.Immunol.182(10):6187~6194、2009;Shuiら、Nat.Immunol.8(1):84~91、2007)。
細胞系(例えば、HEK293およびCOS-1細胞、ならびに造血ジャーカットT細胞および白血病HL-60細胞)における過剰発現は、HPK1が、全てMAP2KのMKK4およびMKK7を活性化し、その次にJNKを活性化する複数のMAP3K(TAK1、MEKK1、およびMLK3を含む)を介してMAPK JNKを活性しうる(しかし、p38またはERK MAPキナーゼを活性化しない)ことを実証した。
興味深いことに、免疫細胞におけるMAP4Kの制御機能は、ほとんどがJNK非依存的機構によって媒介されると思われる。HPK1キナーゼ活性化がIKK-NF-κB活性化に必要であることが実証されており、HPK1はCARMA1の制御を介して行っていると思われる。CARMA1は、抗CD3刺激によりジャーカットT細胞においてIKKβ活性化を促進する、いわゆるCBM(CARMA1/BCL10/MALT1)複合体中のアダプタータンパク質である。活性化されたIKKは、IκBを切断し、関連NF-κB核転写因子を放出する。特に、HPK1は、CARMA1と誘導的に会合し、NF-κB活性化に必要であるSer-551においてCARMA1を直接リン酸化する(Brennerら、PNAS USA,196(34):14508~14513、2009)。
T細胞では、TCR刺激により、リンパ球タンパク質チロシンキナーゼ(Lck)がTCR/CD3複合体の細胞基質側の免疫受容体チロシンに基づく活性化モチーフ(ITAM)をリン酸化する。次いでZap-70がTCR/CD3複合体に動員され、そこでリン酸化および活性化される。活性化されたZAP-70は、SLP-76と呼ばれるアダプタータンパク質をリン酸化し、これを細胞膜に転位置させ、HPK1を含む多数のタンパク質に結合させることによって、多タンパク質シグナルソーム複合体の形成を促進する。これらのタンパク質は、まとまってTCRシグナル伝達を異なるエフェクター分子に伝達し、Tリンパ球の活性化、生存、および増殖をもたらす。
このプロセスの際に、HPK1はSLP-76のSH2ドメインに直接結合し、TCRシグナル伝達の負の制御因子として主に機能する。例えば、TCRシグナル伝達は、HPK1 KO初代T細胞において高められ、すなわち、In vitroでのTCRライゲーションにより過剰増殖およびIL-2産生を示す(Shui、上記)。HPK1は、Ser-376でSLP-76アダプタータンパク質をリン酸化することによって、負のフィードバックを介してTCRシグナル伝達を下降制御することができると考えられる。HPK1によるSer-376リン酸化によって、SLP-76は、リン酸化されたSer-376残基を介して14-3-3に結合し、後にプロテアソーム分解の標的になるSLP-76のLys-30(K30)残基におけるユビキチン化をもたらす。HPK1は、また、GADを含む他のアダプタータンパク質において同様の機構により(例えば、GADSのThr-254をリン酸化し、14-3-3相互作用を促進することにより)、TCRシグナル伝達を下方制御する。
したがって、HPK1は、JNK活性化およびTCRシグナル伝達において二重および逆の役割を果たす。HPK1は、MAP3K-MAP2K-MAPK経路を介して異なる過剰発現系におけるJNK経路を直接活性化することが実証されているが、SLP-76活性化のHPK1媒介阻害は、また、TCRシグナル伝達におけるJNK活性の阻害をもたらす。このことは、HPK1ノックアウト初代T細胞が、影響されないJNK活性を示すという観察と一致している(Shui、上記)。同様に、HPK1は、一方では、HPK1が、CARMA1を直接リン酸化してIKKを活性化する、他方では、またHPK1が、SLP-76活性化を阻害してIKK活性化を負に制御するという2つの異なる対照的な機構により、IKK活性化を制御すると思われる。このHPK1が果たしている一見して対照的な二重の役割は、HPK1が、TCRシグナル伝達の初期段階ではJNKおよびIKKの活性化を促進するが、後期段階ではTCRシグナル伝達を減衰する重要な役割を果たすというように理解することが最も適している。
HPK1は、また、細胞におけるBCR誘導性細胞活性化およびB細胞増殖における同様の負の制御にも役割を果たす。B細胞は、JNKおよびIKKの活性化を含むBCRシグナル伝達を形質導入するために、BLNKと呼ばれるSLP-76様アダプタータンパク質を使用する。B細胞では、TyrキナーゼのSykおよびLynは、HPK1のTyrリン酸化および活性化を促進し、HPK1の得られたpY379は、HPK1-BLNK結合を媒介する。BLNKのHPK1による負のフィードバックは、BLNKのThr-152を介するものである。14-3-3によるpT152結合は、複数のLys残基にBLNKユビキチン化をもたらし、続いてBLNKのプロテアソーム分解(したがって、BCRシグナル伝達の減衰)をもたらす。
興味深いことに、HPK1は、制御性T細胞(Treg)の抑制機能の正の制御因子であると思われる(Sawasdikosolら、J Immunol.188(付録1):163、2012)。HPK1欠乏マウスFoxp3+のTregは、TCR誘導性エフェクターT細胞増殖の抑制に欠陥があり、逆説的に、TCR会合の後にIL-2を産生する能力を得た(Sawasdikosol、上記)。したがって、HPK1は、Treg機能および末梢性自己寛容にとって重要な制御因子である。
HPK1は、また、CD4+のT細胞活性化のPGE2媒介阻害にも関与する(Ikegamiら、J Immunol.166(7):4689~4696、2001)。US2007/008798は、HPK1キナーゼ活性が、PGE2誘導性PKA活性化を介して、CD4+のT細胞中の生理学的濃度のPGE2に暴露されると増加したことを示す。HPK1欠乏T細胞の増殖は、PGE2の抑制効果に対して抵抗力を示した(US2007/0087988)。したがって、HPK1のPGE2媒介活性化は、免疫応答を調節する新規の制御経路を表すことができる。
TCRおよびBCRの他に、HPK1は、また、TGF-R(形質転換増殖因子受容体)(Wangら、JBC 272(36):22771~22775、1997)またはG共役PGE2受容体(EP2およびEP4)(Ikegamiら、J Immunol.166(7):4689~4696、2001)の下流にシグナルを伝達する。
HPK1は、免疫細胞接着を負に制御する。T細胞では、TCR活性化は、また、インテグリン活性化も誘導し、T細胞接着および免疫シナプス形成を生じる。このことは、TCR誘導性インテグリン活性化に必要である脱顆粒化促進アダプタータンパク質(ADAP)のSLP-76結合によって達成されるが(Wangら、J.Exp.Med.200(8):1063~1074、2004)、活性化小GTPアーゼRap1を細胞膜に向けて標的化する構成的に会合されたSKAP55タンパク質は、インテグリン活性をもたらす(Klicheら、MCB 26(19):7130~7144、2006)。換言すると、SLP-76/ADAP/SKAP55三元複合体は、TCRシグナル伝達をインテグリンファミリーの接着分子に中継し、それによってT細胞接着を促進する。HPK1はこの経路を、SLP-76の下方制御(上記)のみならず、SLP-76の同じSH2結合部位をADAPと競合し、次にADAP下流エフェクターRap1の活性を減衰させることによっても負に制御する(Patzakら、Eur.J.Immunol.40(11):3220~3225、2010)。
HPK1は、同様にB細胞においてインテグリン活性化および細胞接着を負に制御する。そこでは、HPK1は、SKAP-HOMと呼ばれるSKAP55相同体と会合し(Konigsbergerら、PloS One 5(9).pii:e12468、2010)、このことは、B細胞接着にとって必要である(Togniら、MCB 25(18):8052~8063、2005)。HPK1は、SKAP-HOMにネガティブリン酸化部位を誘導し、次にRap1活性化を抑制すると考えられる。
しかし好中球では、HPK1は接着を正に制御する。遅い転がり、密接な結合、細胞の伸展、および血管外遊出を含む好中球輸送は、β2インテグリン活性化のアウトサイドイン(outside-in)シグナル伝達により制御され、このことは、アクチンとHIP-55(55kDaのHPK1相互作用タンパク質)との相互作用を誘導する。このことは、β2インテグリンの高親和性立体配座を補強し、好中球接着に寄与する(Hepperら、J.Immunol.188(9):4590~4601、2012;Schymeinskyら、Blood 114(19):4209~4220、2009)。HPK1は、β2インテグリン媒介接着により好中球のラメリポディウムにHIP-55およびアクチンと共局在化する(Jakobら、Blood 121(20):4184~4194、2013)。CXCL1媒介好中球接着は、in vitroおよびin vivoにおけるHPK1の欠乏またはHIP-55の欠乏のいずれかによって消失する(Jakob、上記;Schymeinsky、上記)。
TCRおよびBCR機能の下方制御における役割と一致して、HPK1は、適応免疫応答を負に制御し、T細胞活性化および免疫応答のHPK1媒介制御の損失は、自己免疫性病理発生にとって重要な機構でありうる。HPK1 KOマウスでは、TおよびB細胞の発生は影響されないように思われるが(Shui、上記)、これらの動物のT細胞は、TCR近位シグナル伝達および下流ERKの劇的に増加された活性化を示し、抗CD3刺激によるin vitroにおけるこれらの細胞の過剰増殖をもたらした(Shui、上記)。免疫化されたHPK1欠乏マウスのT細胞は、抗原特異的刺激によって応答性亢進であり、有意に高いレベルの炎症性サイトカイン、例えば、IL-2、IFN-γ、およびIL-4を産生する。そのようなマウスは、また、はるかに高いレベルのIgMおよびIgGアイソフォームも産生し、HPK1ノックアウトB細胞の高められた機能を示唆している(Shui、上記)。
HPK1は、また、マウスの自己免疫を負に制御し、それは、HPK1 KOマウスが実験的自己免疫性脳脊髄炎(EAE)の誘導への感受性がより高い(Shui、上記)からである。HPK1の減弱は、また、ヒト患者における異常なTおよびB細胞活性化、ならびに自己免疫にも寄与する。HPK1は、乾癬性関節炎患者の末梢血単核球または全身性エリテマトーデス(SLE)患者のT細胞を下方制御する。
HPK1の生理学的機能はリンパ球に限定されず、HPK1では、不明の機構を介して樹状細胞(DC)の成熟および活性化も負に制御する(Alzabin、上記)。HPK1 KOマウスでは、骨髄誘導性樹状細胞(BMDC)が、共刺激性分子CD80/CD86の高められたレベル、および炎症促進性サイトカインの増加された産生を示す(Alzabin、上記)。したがって、樹状細胞の抗原提示活性は、HPK1 KOマウスにおいてより効率的である(Alzabin、上記)。より重要なことに、HPK1 KO BMDC媒介CTL応答による腫瘍消滅は、野生型BMDCより有効である(Alzabin、上記)。更に、HPK1は、また、TおよびBリンパ球依存性機構によって抗腫瘍免疫も制御する。HPK1欠乏T細胞の養子移入は、野生型T細胞より腫瘍増殖および転移を有効に制御することが示されている(Alzabinら、Cancer Immunol Immunother 59(3):419~429、2010)。同様に、HPK1ノックアウトマウスのBMDCは、野生型BMDCと比較して、ルイス肺癌を消滅させるT細胞応答を開始するのにより効率的であった(Alzabinら、J Immunol.182(10):6187~6194、2009)。
したがって、HPK1活性の調節を介して疾患または障害を処置するための、HPK1阻害化合物の必要性が存在する。
本明細書に記載されるものは、HPK1の活性を阻害する、式(I-0)、(I-1)、(I-2)、(I)、(II)、(II-1)、(II-2)、または(II-2’)の化合物、および実施例の化合物(まとめて「本発明の化合物」と称される)、ならびにそれらの薬学的に許容される塩である。
一態様において、本発明は、構造式(I-0):
Figure 0007633989000001
により表される化合物、またはその薬学的に許容される塩もしくは立体異性体を提供し、式中、
Xは、CR2R3またはNR3であり、
Aは、CR2またはNであり、
Rは、8~10員二環式窒素含有ヘテロアリール、またはオキソにより必要に応じて置換されている8~10員二環式窒素含有ヘテロシクリルであり、Rにより表される窒素含有ヘテロアリールまたは窒素含有ヘテロシクリルは、N、O、およびSから選択される1~3個のヘテロ原子を有し、1~4つのRaにより必要に応じて置換されており、Rは、窒素環原子を介してピリミジン環に接続しているか、またはRは下記の構造:
Figure 0007633989000002
により表され、
R1は、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、フェニル、5~6員ヘテロアリール、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R1により表される、またはR1により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、フェニル、ヘテロアリール、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4アルコキシ、C1~4ハロアルキル、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
RおよびR1は、それらが結合している炭素原子と一緒になって、
Figure 0007633989000003
により表される環を形成し、ここで、
Figure 0007633989000004
結合は、ピリミジン環に接続しており、
それぞれの場合にR2は、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、P(=O)R11R12、S(=O)2R11、またはS(=O)2NR11R12であり、R2により表される、またはR2により表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
R3は、H、C1~6アルキル、C(O)C1~6アルキル、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R3により表される、またはR3により表される基における、アルキル、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、3~7員ヘテロシクリル、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にR11およびR12は、独立してHまたはC1~6アルキルであり、R11またはR12により表されるアルキルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、および3~7員ヘテロシクリルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
R11およびR12は、それらが結合している窒素原子またはリン原子と一緒になって、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、およびC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成し、
それぞれの場合にRaは、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、COOH、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)C1~6アルキル、C(O)OR11、NR11C(O)R12、S(=O)2R11、S(=O)2NR11R12、NR11S(=O)2R12、P(=O)R11R12、C3~6シクロアルキル、3~7員ヘテロシクリル、または5~6員ヘテロアリールであり、Raにより表される、またはRaにより表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12、および5~6員ヘテロアリールからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
2つのRaは、それらが結合している炭素原子と一緒になって、C3~6シクロアルキルまたは3~7員ヘテロシクリルを形成し、シクロアルキルまたはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、およびC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にRbは、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、COOH、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)C1~6アルキル、C(O)OR11、NR11C(O)R12、S(=O)2R11、S(=O)2NR11R12、NR11S(=O)2R12、P(=O)R11R12、C3~6シクロアルキル、3~7員ヘテロシクリル、または5~6員ヘテロアリールであり、Rbにより表される、またはRbにより表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12、および5~6員ヘテロアリールからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にRcは、独立して、フェニル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロシクリル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロアリールであり、Rcにより表されるフェニル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、およびP(O)ジ-C1~6アルキルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
Ra’は、OH、CN、5~6員ヘテロアリール、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12により必要に応じて置換されているC1~6アルキルであり、
mは、0、1、2、または3であり、
nは、0、1、2、3、または4であり、
pは、1、2,または3であり、
qは、1、2、または3であり、p+qは≦4である。
別の態様において、本発明は、構造式(II):
Figure 0007633989000005
により表される化合物、またはその薬学的に許容される塩もしくは立体異性体を提供し、式中、
A1は、CR’またはNであり、
Xは、-P(=O)R3’R4’であり、
R’は、H、重水素、ハロゲン、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキルであり、R’により表される、またはR’により表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
それぞれの場合にR1’は、独立して、H、重水素、ハロゲン、OH、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R1’により表される、またはR1’により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
それぞれの場合にR2’は、独立して、H、重水素、ハロゲン、OH、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、フェニル、5~6員ヘテロアリール、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R2’により表される、またはR2’により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、フェニル、ヘテロアリール、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
R3’およびR4’は、それぞれ独立して、H、C1~6アルキル、C2~6アルケニル、C2~6アルキニルであり、R3’またはR4’により表されるアルキル、アルケニル、またはアルキニルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
それぞれの場合にR11’およびR12’は、独立してHまたはC1~6アルキルであり、R11’またはR12’により表されるアルキルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、および3~7員ヘテロシクリルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
R11’およびR12’は、それらが結合している窒素原子と一緒になって、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、またはC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成し、
m’は、0、1、または2であり、
n’は、0、1、または2である。
本明細書に提供されるものは、有効量の本発明の化合物またはその薬学的に許容される塩と、薬学的に許容される担体とを含む医薬組成物である。
また提供されるものは、治療有効量の本発明の化合物またはその薬学的に許容される塩と、1つ以上の治療活性共作用剤(therapeutically active co-agent)とを含む組み合わせである。
本発明は、HPK1活性の阻害を必要とする対象においてHPK1活性を阻害する方法であって、対象に治療有効量の本発明の化合物またはその薬学的に許容される塩を投与することを含む方法を更に提供する。
本発明は、本明細書に記載される疾患または状態、例えば、がん(例えば、乳がん、結腸直腸がん、肺がん、卵巣がん、および膵がん)を有する対象を処置する方法であって、対象に治療有効量の本発明の化合物またはその薬学的に許容される塩を投与することを含む方法を更に提供する。
ある特定の実施形態は、医薬として、例えばHPK1阻害剤として作用する医薬として使用するための、本発明の化合物またはその薬学的に許容される塩を開示する。
本開示は、また、上記に記載された本発明の方法にいずれかにおける、本発明の化合物もしくはその薬学的に許容される塩、またはこれらを含む医薬組成物の使用も提供する。一実施形態において、提供されるものは、本明細書に記載される本発明の方法にいずれかに使用するための、本発明の化合物もしくはその薬学的に許容される塩、またはこれらを含む医薬組成物である。別の実施形態において、提供されるものは、記載される本発明の方法にいずれかにおける医薬の製造のための、本発明の化合物もしくはその薬学的に許容される塩、またはこれらを含む医薬組成物の使用である。
1.概観
本明細書に記載される発明は、HPK1/MAP4K1阻害剤、その薬学的に許容される塩、その医薬組成物、およびこれらを使用してHPK1/MAP4K1活性を調節(例えば、阻害)する方法を提供し、前記方法は、本発明のHPK1/MAP4K1阻害化合物またはその薬学的に許容される塩を、それを必要とする患者/対象に投与することを含む。ある特定の実施形態において、本発明の化合物またはその薬学的に許容される塩は、がんの処置において免疫を高める、刺激する、および/または増加するための治療的投与に有用である。
例えば、HPK1相互作用の阻害に関連する疾患または障害の処置方法は、治療有効量の本明細書に提供される化合物またはその薬学的に許容される塩を、それを必要とする患者に投与することを含むことができる。本開示の化合物を、がんを含む疾患または障害の処置のために、単独で、他の薬剤もしくは療法と組み合わせて、またはアジュバントもしくはネオアジュバント(neoadjuvant)として、使用することができる。
2.定義
本明細書で使用される場合、本発明の文脈において(とりわけ特許請求の範囲の文脈において)使用される用語「1つの(a)」、「1つの(an)」、「その(the)」および類似の用語は、本明細書において別途示されるか、または文脈と明らかに矛盾するのでない限り、単数および複数の両方を含むと解釈される。
本明細書で使用される場合、「ハロ」は、ハロゲンを意味し、クロロ、フルオロ、ブロモおよびヨードを含む。
単独で、またはより大きな部分、例えば「アルコキシ」または「ハロアルキル」などの一部分として使用される用語「アルキル」は、飽和脂肪族直鎖または分枝状一価炭化水素ラジカルを意味する。別途指定されない限り、アルキル基は、典型的には、1~4個または1~6個の炭素原子を有する、すなわち、(C1~C4)アルキルまたは(C1~C6)アルキルである。ここで、「(C1~C4)アルキル」基は、直鎖状または分枝状の配置で1~4個の炭素原子を有するラジカルを意味する。例としては、メチル、エチル、n-プロピル、イソプロピル、n-ブチル、sec-ブチル、イソブチル、tert-ブチル、n-ペンチル、イソペンチル、ネオペンチル、n-ヘキシルなどが挙げられる。
用語「C1~6アルキレン」とは、1~6個の炭素原子を有する二価完全飽和分枝状または直鎖一価炭化水素ラジカルをいう。同様に、用語「C1~4アルキレン」、「C1~3アルキレン」および「C1~2アルキレン」は、これに従って解釈される。C1~6アルキレンの代表例としては、これらに限定されないが、メチレン、エチレン、n-プロピレン、イソプロピレン、n-ブチレン、sec-ブチレン、イソブチレン、tert-ブチレン、n-ペンチレン、イソペンチレン、ネオペンチレンおよびn-へキシレンが挙げられる。
用語「ヒドロキシルにより必要に応じて置換されているC1~C6アルキル」とは、1つまたは複数のヒドロキシにより置換されていてもよい、上で定義される通りのC1~C6アルキルをいう。例としては、これらに限定されないが、ヒドロキシメチル、ヒドロキシエチル、1,2-ジヒドロキシエチル、2,3-ジヒドロキシ-プロピルなどが挙げられる。
本明細書で使用される場合、用語「ジC1~6アルキルアミノ」とは、式-N(Ra)-Ra(式中、各Raは、上で定義される通りのC1~6アルキルであり、これは、同じであっても異なっていてもよい)の部分をいい、これと同様に、用語「モノC1~6アルキルアミノ」は、式-N(H)-Ra(式中、Raは、上で定義される通りのC1~6アルキルである)の部分をいう。
用語「アルケニル」は、少なくとも1つの二重結合を含有する分枝状または直鎖一価炭化水素ラジカルを意味する。アルケニルは、一不飽和であっても、または多価不飽和であってもよく、EまたはZ配置で存在していてもよい。別途指定されない限り、アルケニル基は、典型的には、2~6個の炭素原子を有する、すなわち、(C2~C6)アルケニルである。例えば、「(C2~C6)アルケニル」は、直鎖状または分枝状の配置で2~6個の炭素原子を有するラジカルを意味する。
用語「アルキニル」は、少なくとも1つの三重結合を含有する分枝状または直鎖一価炭化水素ラジカルを意味する。別途指定されない限り、アルキニル基は、典型的には、2~6個の炭素原子を有する、すなわち、(C2~C6)アルキニルである。例えば、「(C2~C6)アルキニル」は、直鎖状または分枝状の配置で2~6個の炭素原子を有するラジカルを意味する。
用語「アルコキシ」は、-O-アルキルにより表される酸素結合元素を通して結合したアルキルラジカルを意味する。例えば、「C1~C6アルコキシ」とは、-O-C1~C6アルキル(式中、アルキルは、本明細書の上で定義されている)をいい、「(C1~C4)アルコキシ」は、メトキシ、エトキシ、プロポキシおよびブトキシなどを含む。アルコキシの代表例としては、これらに限定されないが、メトキシ、エトキシ、プロポキシ、2-プロポキシ、ブトキシ、tert-ブトキシ、ペンチルオキシ、ヘキシルオキシ、シクロプロピルオキシ-、シクロヘキシルオキシ-などが挙げられる。典型的には、アルコキシ基は、1~6個の炭素原子、1~4個の炭素原子、または1~2個の炭素原子を有する。
用語「ハロアルキル」および「ハロアルコキシ」は、場合によって、1個または複数のハロゲン原子により置換されている、アルキルまたはアルコキシを意味する。ハロアルキルの例としては、これらに限定されないが、トリフルオロメチル、トリクロロメチル、ペンタフルオロエチルなどが挙げられる。
したがって、用語「ハロゲンにより必要に応じて置換されているC1~6アルキル」とは、1つまたは複数のハロゲンにより置換されていてもよい、上で定義される通りのC1~C6アルキルをいう。例としては、これらに限定されないが、トリフルオロメチル、ジフルオロメチル、フルオロメチル、トリクロロメチル、2,2,2-トリフルオロエチル、1-フルオロメチル-2-フルオロエチル、3-ブロモ-2-フルオロプロピルおよび1-ブロモメチル-2-ブロモエチルが挙げられる。
本明細書において用いられる用語「シクロアルキル」は、3~14個の炭素を有する、示された数の環および炭素原子を含有する飽和環式、二環式、三環式または多環式炭化水素基(例えば、C3~C14単環式、C4~C14二環式、C5~C14三環式またはC6~C14多環式シクロアルキル)を含む。一部の実施形態では、「シクロアルキル」は、単環式シクロアルキルである。単環式シクロアルキル基の例としては、シクロペンチル(C5)、シクロヘキシル(C6)、シクロプロピル(C3)、シクロブチル(C4)、シクロヘプチル(C7)およびシクロオクチル(C8)が挙げられる。一部の実施形態では、「シクロアルキル」は、二環式シクロアルキルである。二環式シクロアルキルの例としては、ビシクロ[1.1.0]ブタン(C4)、ビシクロ[1.1.1]ペンタン(C5)、スピロ[2.2]ペンタン(C5)、ビシクロ[2.1.0]ペンタン(C5)、ビシクロ[2.1.1]ヘキサン(C6)、ビシクロ[3.3.3]ウンデカン(C11)、デカヒドロナフタレン(C10)、ビシクロ[4.3.2]ウンデカン(C11)、スピロ[5.5]ウンデカン(C11)およびビシクロ[4.3.3]ドデカン(C12)が挙げられる。一部の実施形態では、「シクロアルキル」は、三環式シクロアルキルである。三環式シクロアルキルの例としては、アダマンタイン(C12)が挙げられる。別途記載されない限り、「シクロアルキル」は、3~6個の炭素原子を有し、単環式である。
単独で、または「アラルキル」、「アラルコキシ」もしくは「アリールオキシアルキル」におけるようにより大きな部分の一部分として使用される用語「アリール基」は、炭素環式芳香族環を意味する。用語「アリール」は、用語「アリール環」、「炭素環式芳香族環」、「アリール基」および「炭素環式芳香族基」と交換可能に使用され得る。典型的には、アリールは、6~20個の炭素原子、典型的には6~14個の環炭素原子を有する、単環式、二環式または三環式アリールである。さらに、本明細書で使用される場合、用語「アリール」とは、単一芳香族環、または一緒に縮合した複数の芳香族環であり得る芳香族置換基をいう。例としては、フェニル、ナフチル、アントラセニル、1,2-ジヒドロナフチル、1,2,3,4-テトラヒドロナフチル、フルオロエニル、インダニル、インデニルなどが挙げられる。
「置換アリール基」は、水素に結合した環炭素原子である、任意の1個または複数の置換可能な環原子において置換されている。置換アリールは、典型的には、ヒドロキシル、チオール、シアノ、ニトロ、C1~C4アルキル、C1~C4アルケニル、C1~C4アルキニル、C1~C4アルコキシ、C1~C4チオアルキル、C1~C4アルケニルオキシ、C1~C4アルキニルオキシ、ハロゲン、C1~C4アルキルカルボニル、カルボキシ、C1~C4アルコキシカルボニル、アミノ、C1~C4アルキルアミノ、ジ-C1~C4アルキルアミノ、C1~C4アルキルアミノカルボニル、ジ-C1~C4アルキルアミノカルボニル、C1~C4アルキルカルボニルアミノ、C1~C4アルキルカルボニル、C1~C4アルキルアミノ、スルホニル、スルファモイル、アルキルスルファモイルおよびC1~C4アルキルアミノスルホニルからなる群から独立して選択される1~5つ(例えば1つ、または2つ、または3つ)の置換基により置換されており、上述の炭化水素基(例えば、アルキル、アルケニル、アルキニル、アルコキシ残基)の各々は、各出現において、ハロゲン、ヒドロキシルまたはC1~C4アルコキシ基から独立して選択される1つまたは複数の残基によりさらに置換されていてもよい。
用語「ヘテロシクリル基」または「複素環式基」は、好ましくは1~4個の環ヘテロ原子を含有する、好ましくは3~10員の単環式非芳香族(部分飽和を含む)環、または好ましくは7~20員の、好ましくは1~4個の環ヘテロ原子を有する環を有する多環式環であって、1つまたは複数の芳香族または複素芳香族環と縮合した1つまたは複数の単環式非芳香族複素環式環を有する多環式環を意味する。ヘテロシクリル基は、典型的には、3~7個、3~24個、4~16個、5~10個、または5もしくは6個の環原子を有し、必要に応じて、1~4個、とりわけ1または2個の環原子は、ヘテロ原子である(したがって、残りの環原子は炭素である)。各ヘテロ原子は、窒素、4価窒素、酸化窒素(例えばNO);酸素、ならびにスルホキシドおよびスルホンを含む硫黄から独立して選択される。複素環式基は、ヘテロ原子または炭素原子において結合し得る。複素環の例としては、テトラヒドロフラン(THF)、ジヒドロフラン、1,4-ジオキサン、モルホリン、1,4-ジチアン、ピペラジン、ピペリジン、1,3-ジオキソラン、イミダゾリジン(imidazoisdine)、イミダゾリン、ピロリン、ピロリジン、テトラヒドロピラン、ジヒドロピラン、オキサチオラン、ジチオラン、1,3-ジオキサン、1,3-ジチアン、オキサチアン、チオモルホリンなどが挙げられる。
ヘテロシクリル基は、縮合または架橋環、およびスピロ環式環を含み得る。一実施形態では、ヘテロシクリル基は、フェニル基と縮合した単環式非芳香族複素環を有する二環式環である。例示的な多環式複素環式基としては、テトラヒドロイソキノリニル(例えば、1,2,3,4-テトラヒドロイソキノリン-7-イル、2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル、1,2,3,4-テトラヒドロイソキノリン-6-イルおよび2-メチル-1,2,3,4-テトラヒドロイソキノリン-6-イル)、イソインドリニル(例えば、2-エチルイソインドリン-5-イル、2-メチルイソインドリン-5-イル)、インドリニル、テトラヒドロベンゾ[f]オキサゼピニル(例えば、2,3,4,5-テトラヒドロベンゾ[f][1,4]オキサゼピン-7-イル)が挙げられる。
用語「複素環」、「ヘテロシクリル」または「複素環式」はまた、飽和であるか、または部分不飽和であるかに関わらず、必要に応じて置換されている環もいう。置換ヘテロシクリルは、1~4つ、例えば、1つ、または2つ、または3つ、または4つの置換基により独立して置換されているヘテロシクリル基であり得る。
一部の実施形態では、ヘテロシクリル基は、環炭素原子および1~4個の環ヘテロ原子を有する3~14員非芳香族環系であって、各ヘテロ原子は、窒素、酸素および硫黄から独立して選択される、3~14員非芳香族環系(「3~14員ヘテロシクリル」)である。
単独で、または「ヘテロアラルキル」もしくは「ヘテロアリールアルコキシ」におけるようにより大きな部分の一部分として使用される、用語「ヘテロアリール」、「複素芳香族」、「ヘテロアリール環」、「ヘテロアリール基」、「複素芳香族環」および「複素芳香族基」とは、炭素および少なくとも1個(典型的には1~4個、より典型的には1または2個)のヘテロ原子(例えば、酸素、窒素または硫黄)から選択される5~14個の環原子を有する芳香族環基をいう。「ヘテロアリール」は、単環式環、および単環式複素芳香族環が1つまたは複数の他の炭素環式芳香族または複素芳香族環に縮合した多環式(例えば、二または三環式)環を含む。そのため、「5~14員ヘテロアリール」は、単環式、二環式または三環式環系を含む。
単環式5~6員ヘテロアリール基の例としては、フラニル(例えば、2-フラニル、3-フラニル)、イミダゾリル(例えば、N-イミダゾリル、2-イミダゾリル、4-イミダゾリル、5-イミダゾリル)、イソオキサゾリル(例えば、3-イソオキサゾリル、4-イソオキサゾリル、5-イソオキサゾリル)、オキサジアゾリル(例えば、2-オキサジアゾリル、5-オキサジアゾリル)、オキサゾリル(例えば、2-オキサゾリル、4-オキサゾリル、5-オキサゾリル)、ピラゾリル(例えば、3-ピラゾリル、4-ピラゾリル)、ピロリル(例えば、1-ピロリル、2-ピロリル、3-ピロリル)、ピリジル(例えば、2-ピリジル、3-ピリジル、4-ピリジル)、ピリミジニル(例えば、2-ピリミジニル、4-ピリミジニル、5-ピリミジニル)、ピリダジニル(例えば、3-ピリダジニル)、チアゾリル(例えば、2-チアゾリル、4-チアゾリル、5-チアゾリル)、トリアゾリル(例えば、2-トリアゾリル、5-トリアゾリル)、テトラゾリル(例えば、テトラゾリル)、チエニル(例えば、2-チエニル、3-チエニル)、ピリミジニル、ピリジニルおよびピリダジニルが挙げられる。
典型的には、ヘテロアリールは、5~10員環系(例えば、5~6員単環または8~10員二環)、または5~6員環系である。典型的なヘテロアリール基としては、2-または3-チエニル、2-または3-フリル、2-または3-ピロリル、2-、4-または5-イミダゾリル、3-、4-または5-ピラゾリル、2-、4-または5-チアゾリル、3-、4-または5-イソチアゾリル、2-、4-または5-オキサゾリル、3-、4-または5-イソオキサゾリル、3-または5-1,2,4-トリアゾリル、4-または5-1,2,3-トリアゾリル、テトラゾリル、2-、3-または4-ピリジル、3-または4-ピリダジニル、3-、4-または5-ピラジニル、2-ピラジニル、および2-、4-または5-ピリミジニルが挙げられる。
多環式芳香族ヘテロアリール基の例としては、カルバゾリル、ベンゾイミダゾリル、ベンゾチエニル、ベンゾフラニル、インドリル、キノリニル、ベンゾトリアゾリル、ベンゾチアゾリル、ベンゾオキサゾリル、ベンゾイミダゾリル、イソキノリニル、インドリル、イソインドリル、アクリジニルまたはベンゾイソオキサゾリルが挙げられる。
したがって、用語「ヘテロアリール」とはまた、複素芳香族環が1つまたは複数のアリール、脂環式またはヘテロシクリル環に縮合しており、ラジカルまたは結合点が複素芳香族環にある基をいう。非限定例としては、1-、2-、3-、5-、6-、7-または8-インドリジニル、1-、3-、4-、5-、6-または7-イソインドリル、2-、3-、4-、5-、6-または7-インドリル、2-、3-、4-、5-、6-または7-インダゾリル、2-、4-、5-、6-、7-または8-プリニル、1-、2-、3-、4-、6-、7-、8-または9-キノリジニル、2-、3-、4-、5-、6-、7-または8-キノリニル(quinoliyl)、1-、3-、4-、5-、6-、7-または8-イソキノリニル(isoquinoliyl)、1-、4-、5-、6-、7-または8-フタラジニル、2-、3-、4-、5-または6-ナフチリジニル、2-、3-、5-、6-、7-または8-キナゾリニル、3-、4-、5-、6-、7-または8-シンノリニル、2-、4-、6-または7-プテリジニル、1-、2-、3-、4-、5-、6-、7-または8-4aHカルバゾリル、1-、2-、3-、4-、5-、6-、7-または8-カルバゾリル(carbzaolyl)、1-、3-、4-、5-、6-、7-、8-または9-カルボリニル、1-、2-、3-、4-、6-、7-、8-、9-または10-フェナントリジニル、1-、2-、3-、4-、5-、6-、7-、8-または9-アクリジニル、1-、2-、4-、5-、6-、7-、8-または9-ペリミジニル、2-、3-、4-、5-、6-、8-、9-または10-フェナトロリニル、1-、2-、3-、4-、6-、7-、8-または9-フェナジニル、1-、2-、3-、4-、6-、7-、8-、9-または10-フェノチアジニル、1-、2-、3-、4-、6-、7-、8-、9-または10-フェノキサジニル、2-、3-、4-、5-、6-または1-、3-、4-、5-、6-、7-、8-、9-または10-ベンゾイソキノリニル、2-、3-、4-またはチエノ[2,3-b]フラニル、2-、3-、5-、6-、7-、8-、9-、10-または11-7H-ピラジノ[2,3-c]カルバゾリル、2-、3-、5-、6-または7-2H-フロ[3,2-b]-ピラニル、2-、3-、4-、5-、7-または8-5H-ピリド[2,3-d]-o-オキサジニル、1-、3-または5-1H-ピラゾロ[4,3-d]-オキサゾリル、2-、4-または5-4H-イミダゾ[4,5-d]-チアゾリル、3-、5-または8-ピラジノ[2,3-d]ピリダジニル、2-、3-、5-または6-イミダゾ[2,1-b]-チアゾリル、1-、3-、6-、7-、8-または9-フロ[3,4-c]シンノリニル、1-、2-、3-、4-、5-、6-、8-、9-、10-または11-4H-ピリド[2,3-c]カルバゾリル、2-、3-、8-または7-イミダゾ[1,2-b][1,2,4]トリアジニル(triazinyi)、7-ベンゾ[b]チエニル、2-、4-、5-、6-または7-ベンゾオキサゾリル、2-、4-、5-、6-または7-ベンゾイミダゾリル、2-、4-、4-、5-、6-または7-ベンゾチアゾリル、1-、2-、4-、5-、6-、7-、8-または9-ベンゾオキサピニル、2-、4-、5-、6-、7-または8-ベンゾオキサジニル、1-、2-、3-、5-、6-、7-、8-、9-、10-または11-1H-ピロロ[1,2-b][2]ベンゾアザピニルが挙げられる。
典型的な縮合ヘテロアリール基としては、これらに限定されないが、2-、3-、4-、5-、6-、7-または8-キノリニル、1-、3-、4-、5-、6-、7-または8-イソキノリニル、2-、3-、4-、5-、6-または7-インドリル、2-、3-、4-、5-、6-または7-ベンゾ[b]チエニル、2-、4-、5-、6-または7-ベンゾオキサゾリル、2-、4-、5-、6-または7-ベンゾイミダゾリル、および2-、4-、5-、6-または7-ベンゾチアゾリルが挙げられる。
本明細書で使用される場合、ヒドロキシにより必要に応じて置換されているピリジンまたはピリジルという用語、例えば、2-ピリジル、3-ピリジルまたは4-ピリジルとは、それぞれヒドロキシ-ピリジンまたはヒドロキシ-ピリジルをいい、それぞれピリドンまたはピリドニルなどのその互変異性形態を含み得る。
本明細書で使用される場合、オキソにより必要に応じて置換されているピリジンまたはピリジニルという用語、例えば、2-ピリジル、3-ピリジルまたは4-ピリジルとは、それぞれピリドンまたはピリドニルをいい、互変異性形成を得ることができる場合、それぞれヒドロキシ-ピリジンまたはヒドロキシ-ピリジルなどのその互変異性形態を含み得る。オキソにより必要に応じて置換されているピリジンまたはピリジルは、それぞれピリジン-N-オキシドまたはピリジル-N-オキシドをさらにいうことがある。
「置換ヘテロアリール基」は、水素に結合した環炭素または環窒素原子である、任意の1個または複数の置換可能な環原子において置換されている。
用語「架橋二環式基」とは、少なくとも3個の隣接する環原子を共有する2つの環を含む環系をいう。
本明細書で使用される場合、多くの部分(例えば、アルキル、アルキレン、シクロアルキル、アリール、ヘテロアリールまたはヘテロシクリル)は、「置換されている」または「必要に応じて置換されている」のいずれかであるといわれる。部分が、これらの用語の1つにより修飾されている場合、別途記述されない限り、これは、1つまたは複数の置換基を含む、置換に利用可能であると当業者に公知の部分の任意の一部分が置換されていてもよいことを示す。2つ以上の置換基が存在する場合、各置換基は、独立して選択されてもよい。置換のためのそのような手段は、当技術分野で周知であり、および/または本発明により教示される。必要に応じた置換基は、部分に結合するのに好適な任意の置換基であってもよい。
好適な置換基が特に列挙されていない場合、例示的な置換基としては、これらに限定されないが、(C1~C5)アルキル、(C1~C5)ヒドロキシアルキル、(C1~C5)ハロアルキル、(C1~C5)アルコキシ、(C1~C5)ハロアルコキシ、ハロゲン、ヒドロキシル、シアノ、アミノ、-CN、-NO2、-ORc1、-NRa1Rb1、-S(O)iRa1、-NRa1S(O)iRb1、-S(O)iNRa1Rb1、-C(=O)ORa1、-OC(=O)ORa1、-C(=S)ORa1、-O(C=S)Ra1、-C(=O)NRa1Rb1、-NRa1C(=O)Rb1、-C(=S)NRa1Rb1、-C(=O)Ra1、-C(=S)Ra1、NRa1C(=S)Rb1、-O(C=O)NRa1Rb1、-NRa1(C=S)ORb1、-O(C=S)NRa1Rb1、-NRa1(C=O)NRa1Rb1、-NRa1(C=S)NRa1Rb1、フェニルまたは5~6員ヘテロアリールが挙げられる。それぞれのRa1およびそれぞれのRb1は、-H、およびヒドロキシルまたは(C1~C3)アルコキシにより必要に応じて置換されている(C1~C5)アルキルから独立して選択され、Rc1は、-H、(C1~C5)ハロアルキルまたは(C1~C5)アルキルであり、ここで、(C1~C5)アルキルは、ヒドロキシルまたは(C1~C3)アルコキシにより必要に応じて置換されている。
本明細書に記載の化合物は、種々の互変異性形態で存在していてもよい。用語「互変異性体」または「互変異性」とは、水素原子の少なくとも1つの形式移動および結合価の少なくとも1つの変化(例えば、単結合から二重結合、三重結合から単結合、またはその逆)から生じる2種以上の相互変換可能な化合物/置換基をいう。例示的な互変異性化としては、ケトからエノール、アミドからイミド、ラクタムからラクチム、エナミンからイミン、およびエナミンから(異なるエナミン)の互変異性化が挙げられる。本教示は、互変異性体の形態の化合物を包含し、これらには、構造が図示されていない形態が含まれる。そのような化合物のすべてのそのような異性体形態が、明示的に含まれる。化合物の互変異性体が芳香族である場合、この化合物は芳香族である。
上記式のいずれか1つの化合物は、1種または複数の異性(例えば、光学、幾何、または互変異の異性)を示し得る。上記式のいずれか1つの化合物はまた、同位体標識されていてもよい。そのような変異形態は、その構造特徴を参照して、そうであると定義される上記式のいずれか1つの化合物に暗に含まれ、したがって、本開示の範囲内に暗に含まれる。
1個または複数の不斉炭素原子を含有する上記式のいずれか1つの化合物は、2種以上の立体異性体として存在し得る。上記式のいずれか1つの化合物が、アルケニルまたはアルケニレン基を含有する場合、幾何シス/トランス(またはZ/E)異性体が可能である。構造異性体が、低エネルギー障壁で相互変換可能である場合、互変異の異性(「互変異性」)が生じ得る。これは、例えば、イミノ、ケトもしくはオキシム基を含有する上記式のいずれか1つの化合物においてプロトン互変異性、または芳香族部分を含有する化合物において、いわゆる結合価互変異性の形態をとり得る。つまり、単一化合物が、2種類以上の異性を示し得るということにある。
1つまたは複数のキラル中心を有する化合物は、種々の立体異性形態を示し得る。立体異性体は、その空間配置のみが異なる化合物である。立体異性体は、すべてのジアステレオマー、鏡像異性およびエピマー形態のほか、そのラセミ体および混合物を含む。用語「幾何異性体」とは、少なくとも1つの二重結合を有する化合物をいい、ここで、二重結合は、シス(一緒(syn)またはエントゲーゲン(entgegen)(E)とも呼ばれる)またはトランス(逆(anti)またはツザメン(zusammen)(Z)とも呼ばれる)形態のほか、その混合物で存在し得る。開示される化合物が、立体化学を示さずに命名、または構造を図示される場合、その名称または構造は、1種または複数の可能な立体異性体もしくは幾何異性体、または包含される立体異性体もしくは幾何異性体の混合物を包含することが理解される。
幾何異性体が名称または構造により示される場合、命名または図示された異性体は、別の異性体よりも大きな度合いで存在し、つまり、命名または図示された幾何異性体の幾何異性純度は、50重量%超、例えば、少なくとも60重量%、70重量%、80重量%、90重量%、99重量%または99.9重量%純粋であることが理解される。幾何異性純度は、混合物中の命名または図示された幾何異性体の重量を、混合物中のすべての幾何異性体の総重量で除算することによって決定される。
ラセミ混合物は、50%の1種の鏡像異性体および50%の対応する鏡像異性体を意味する。1つのキラル中心を有する化合物が、キラル中心の立体化学を示さずに命名または図示される場合、その名称または構造は、化合物の可能な鏡像異性形態の両方を(例えば、鏡像異性体として純粋、鏡像異性体が濃縮された、またはラセミのいずれも)包含することが理解される。2つ以上のキラル中心を有する化合物が、キラル中心の立体化学を示さずに命名または図示される場合、その名称または構造は、化合物のすべての可能なジアステレオマー形態(例えば、ジアステレオマーとして純粋、ジアステレオマーが濃縮された、および1種または複数のジアステレオマーの等モル量混合物(例えば、ラセミ混合物))を包含することが理解される。
鏡像異性およびジアステレオマー混合物は、キラル相ガスクロマトグラフィー、キラル相高速液体クロマトグラフィー、キラル塩錯体としての化合物の結晶化、またはキラル溶媒中での化合物の結晶化などの周知の方法によって、その成分鏡像異性体または立体異性体に分解できる。鏡像異性体およびジアステレオマーはまた、周知の不斉合成法によって、ジアステレオマーとしてまたは鏡像異性体として純粋な中間体、試薬および触媒から得ることもできる。
化合物が、単一鏡像異性を示す名称または構造によって示される場合、別途示されない限り、化合物は、少なくとも60%、70%、80%、90%、99%または99.9%光学的に純粋(「鏡像異性体として純粋」ともいわれる)である。光学純度は、混合物中の命名または図示された鏡像異性体の重量を、混合物中の両方の鏡像異性体の総重量で除算したものである。
開示される化合物の立体化学が、命名または構造を図示され、その命名または図示された構造が、2種以上の立体異性体(例えば、ジアステレオマー対におけるように)を包含する場合、包含される立体異性のうちの1種または包含される立体異性の任意の混合物が含まれることが理解される。命名または図示された立体異性体の立体異性純度は、少なくとも60重量%、70重量%、80重量%、90重量%、99重量%または99.9重量%であることがさらに理解される。この場合、立体異性純度は、混合物中のその名称または構造に包含される立体異性体の総重量を、混合物中のすべての立体異性体の総重量で除算することによって決定される。
上記式のいずれか1つの化合物の薬学的に許容される塩はまた、光学活性(例えば、d-ラクテートもしくはl-リシン)またはラセミ(例えば、dl-タートレートもしくはdl-アラギニン)である対イオンを含有し得る。
シス/トランス異性体は、当業者に周知の従来技術、例えば、クロマトグラフィーおよび分別結晶化によって分離できる。
個々の鏡像異性体の調製/単離のための従来の技術としては、好適な光学的に純粋な前駆体からのキラル合成、または例えば、キラル高圧液体クロマトグラフィー(HPLC)を使用する、ラセミ体(またはラセミ体の塩もしくは誘導体)の分割が挙げられる。あるいは、ラセミ体(またはラセミ前駆体)は、好適な光学活性化合物、例えば、アルコール、または上記式のいずれか1つの化合物が酸性もしくは塩基性部分を含有する場合には、1-フェニルエチルアミンもしくは酒石酸などの塩基もしくは酸と反応させてもよい。得られたジアステレオマー混合物は、クロマトグラフィーおよび/または分別結晶化によって分離でき、一方または両方のジアステレオ異性体は、当業者に周知の方法によって、対応する純粋な鏡像異性に変換される。上記式のいずれか1つのキラル化合物(およびそのキラル前駆体)は、0~50体積%、典型的には2体積%~20体積%のイソプロパノール、および0~5体積%のアルキルアミン、典型的には、0.1%のジエチルアミンを含有する炭化水素、典型的にはヘプタンまたはヘキサンでからなる移動相により非対称樹脂においてクロマトグラフィー、典型的にはHPLCを使用して、鏡像異性体が濃縮された形態で得ることができる。溶離液の濃度により、濃縮混合物が得られる。亜臨界流体および超臨界流体を使用するキラルクロマトグラフィーを用いてもよい。本開示の一部の実施形態で有用なキラルクロマトグラフィーの方法は、当技術分野で公知である(例えば、Smith、Roger M.、Loughborough University、Loughborough、UK;Chromatographic Science Series(1998)、75(Supercritical Fluid Chromatography with Packed Columns)、223~249頁およびそこで引用される参考文献を参照されたい)。カラムは、Daicel(登録商標)Chemical Industries,Ltd.、Tokyo、Japanの子会社であるChiral Technologies,Inc、West Chester、Pa.、USAから得ることができる。
上記式のいずれか1つの化合物は、本明細書において単一の互変異性形態で描かれているが、すべての可能な互変異性形態が本開示の範囲内に含まれることは強調されなくてはならない。
本開示はまた、1個または複数の原子が、同じ原子番号を有するが、天然で優勢である原子質量または質量数とは異なる原子質量または質量数を有する原子によって置き換えられている、すべての薬学的に許容される同位体標識された上記式のいずれか1つの化合物を含む。
本開示の化合物に含まれるのに好適な同位体の例としては、2Hおよび3Hなどの水素、11C、13Cおよび14Cなどの炭素、36Clなどの塩素、18Fなどのフッ素、123Iおよび125Iなどのヨウ素、13Nおよび15Nなどの窒素、15O、17Oおよび18Oなどの酸素、32Pなどのリン、ならびに35Sなどの硫黄の同位体が挙げられる。
特定の同位体標識された上記式のいずれか1つの化合物、例えば、放射性同位体を組み込んでいるものは、薬物および/または基剤組織分布研究において有用である。放射性同位体であるトリチウム、すなわち3H、および炭素-14、すなわち14Cは、組込みが容易であり、検出準備済みある点で、この目的に特に有用である。
重水素、すなわち2Hなどのより重い同位体による置換により、より高い代謝安定性から生じる特定の治療利益、例えば、in vivo半減期の増加または必要投薬量の減少が達成され得る。
11C、18F、15Oおよび13Nなどのポジトロン放出同位体による置換は、基剤の受容体占有度を試験するポジトロン断層撮影(Positron Emission Topography)(PET)研究において有用であり得る。
同位体標識された上記式のいずれか1つの化合物は、一般に、当業者に公知の従来の技術によって、またはこれまで用いられた非標識試薬の代わりに適切な同位体標識試薬を使用する、添付の実施例および調製例に記載される方法と同様の方法によって調製できる。
本開示による薬学的に許容される溶媒和物は、結晶化の溶媒が、同位体置換され得るもの、例えば、D2O、d6-アセトン、d6-DMSOを含む。
本明細書の化合物が、本明細書において構造式によって表されるか、または化学名によって示される場合、その化合物に関して存在し得るすべての他の互変異性形態が、その構造式に包含されることが理解される。
本明細書で示される任意の式はまた、化合物の非標識形態、および2Hなどの同位体標識された形態を表すことが意図される。さらに、重水素がこの文脈において式(I-0)、(I-1)または(I-2)の化合物の置換基とみなされることが理解される場合、重水素(すなわち、2HまたはD)による置換により、より高い代謝安定性から生じる特定の治療利益、例えば、in vivo半減期の増加、または必要投薬量の減少、または治療指標の改善が達成され得る。そのようなより重い同位体、具体的には重水素の濃度は、同位体濃縮指数によって定義され得る。用語「同位体濃縮指数」は、本明細書で使用される場合、同位体存在度と特定の同位体の天然存在度との比を意味する。本発明の化合物の置換基が重水素と示される場合、そのような化合物は、示された重水素原子に関して少なくとも3500(それぞれ示された重水素原子において52.5%の重水素取込み)、少なくとも4000(60%の重水素取込み)、少なくとも4500(67.5%の重水素取込み)、少なくとも5000(75%の重水素取込み)、少なくとも5500(82.5%の重水素取込み)、少なくとも6000(90%の重水素取込み)、少なくとも6333.3(95%の重水素取込み)、少なくとも6466.7(97%の重水素取込み)、少なくとも6600(99%の重水素取込み)、または少なくとも6633.3(99.5%の重水素取込み)の同位体濃縮指数を有する。
本発明の化合物は、処置用の遊離形態で、または適切な場合、薬学的に許容される塩形態として存在し得る。
本明細書で使用される場合、単数または複数の用語「塩」とは、本発明の化合物の酸付加塩または塩基付加塩をいう。「塩」は、特に、「薬学的に許容される塩」を含む。用語「薬学的に許容される塩」とは、生物学的効果、および典型的には、生物学的にまたは他に望ましくないものではない、本発明の化合物の生物学的有効性および特性を保持する塩をいい、多くの場合、本発明の化合物は、アミノおよび/もしくはカルボキシル基、またはそれらに類似の基の存在によって酸および/または塩基を形成可能である。
薬学的に許容される酸付加塩、例えば、酢酸塩、アスパラギン酸塩、安息香酸塩、ベシル酸塩、臭化物/臭化水素酸塩、重炭酸塩/炭酸塩、重硫酸塩/硫酸塩(bisuifafe/suifafe)、カンファースルホン酸塩、塩化物/塩酸塩、クロロテオフィリオネート(chlortheophylionate)、クエン酸塩、エタンジスルホネート、フマル酸塩、グルセプト酸塩、グルコン酸塩、グルクロン酸塩、馬尿酸塩、ヨウ化水素/ヨウ化物、イソチオン酸(isothionate)塩、乳酸塩、ラクトビオン酸塩、ラウリル硫酸塩(laurylsuifate)、リンゴ酸塩(maiate)、マレイン酸塩、マロン酸塩、マンデル酸塩、メシル酸塩、メチルサルフェート、ナフトエ酸塩、ナプシレート、ニコチン酸塩、硝酸塩、オクタデカン酸塩、オレイン酸塩、シュウ酸塩、パルミチン酸塩、パモ酸塩、リン酸塩/リン酸水素(hydrogen phosphafe)/リン酸二水素、ポリガラクツロ酸塩(poiygaiacturonafe)、プロピオン酸塩、ステアリン酸塩、コハク酸塩、次サリチル酸塩、酒石酸塩、トシレート(tosyiate)およびトリフルオロ酢酸塩は、無機酸および有機酸により形成できる。
塩が誘導され得る無機酸としては、例えば、塩酸、臭化水素酸、硫酸、硝酸、リン酸などが挙げられる。
塩が誘導され得る有機酸としては、例えば、酢酸、プロピオン酸、グリコール酸、シュウ酸、マレイン酸、マロン酸、コハク酸、フマル酸、酒石酸、クエン酸、安息香酸、マンデル酸、メタンスルホン酸、エタンスルホン酸、トルエンスルホン酸、スルホサリチル酸などが挙げられる。薬学的に許容される塩基付加塩は、無機および有機塩基により形成できる。塩が誘導され得る無機塩基としては、例えば、アンモニウム塩および周期表のI~XII列からの金属が挙げられ、ある特定の実施形態では、塩は、ナトリウム、カリウム、アンモニウム、カルシウム、マグネシウム、鉄、銀、亜鉛および銅から誘導される。ある特定の実施形態では、好適な塩としては、アンモニウム塩、カリウム塩、ナトリウム塩、カルシウム塩およびマグネシウム塩が挙げられる。
塩が誘導され得る有機塩基としては、例えば、1級、2級および3級アミン、天然に生じ得る置換アミンを含む置換アミン、環式アミン、塩基性イオン交換樹脂などが挙げられる。特定の有機アミンとしては、イソプロピルアミン、ベンザチン、コリネート、ジエタノールアミン、ジエチルアミン、リシン、メグルミン、ピペラジンおよびトロメタミンが挙げられる。
本発明の薬学的に許容される塩は、従来の化学法によって、塩基性または酸性部分から合成できる。一般に、そのような塩は、これらの化合物の遊離酸形態を、化学量論量の適切な塩基(例えば、水酸化、炭酸、重炭酸Na、Ca、MgもしくはKなど)と反応させることによって、またはこれらの化合物の遊離塩基形態を、化学量論量の適切な酸と反応させることによって、調製できる。そのような反応は、典型的には、水中もしくは有機溶媒中、またはその2種の混合物中で実施される。一般に、実施可能な場合、エーテル、酢酸エチル、エタノール、イソプロパノールまたはアセトニトリルのような非水性媒体の使用が望ましい。追加の好適な塩の一覧は、例えば、「Remington’s Pharmaceutical Sciences」、第20版、Mack Publishing Company、Easton、PA、(1985);および「Handbook of Pharmaceutical Salts:Properties, Selection, and Use」、StahlおよびWermuth(Wiley-VCH、Weinheim、Germany、2002)に見出すことができる。
用語「組成物」および「製剤」は、交換可能に使用される。
「対象」は、哺乳動物、好ましくはヒトであるが、また、獣医学的処置の必要のある動物、例えば、伴侶動物(例えば、イヌ、ネコなど)、家畜(例えば、ウシ、ヒツジ、ブタ、ウマなど)、および実験動物(例えば、ラット、マウス、モルモットなど)であってもよい。
本明細書で使用される場合、対象は、そのような対象がそのような処置から生物学、医学または生活の質の利益を受けると考えられる場合、処置を「必要とする」。
用語「投与する」、「投与すること」または「投与」とは、本発明の化合物またはその組成物を、対象中または対象上に導入する方法をいう。これらの方法としては、これらに限定されないが、関節腔内(関節内)、静脈内、筋肉内、腫瘍内、皮内、腹腔内、皮下、経口、局所、くも膜下腔内、吸入により、経皮、直腸などが挙げられる。本明細書に記載の作用剤および方法と共に用いることができる投与技術は、例えば、Goodman and Gilman, The Pharmacological Basis of Therapeutics、現行版;Pergamon;およびRemington’s, Pharmaceutical Sciences(現行版)、Mack Publishing Co.、Easton、Pennsylvaniaに見出される。
本明細書で使用される場合、用語「阻害する」、「阻害」または「阻害すること」とは、所与の状態、徴候もしくは障害、もしく疾患の低減もしくは抑制、または生物活性またはプロセスのベースライン活性の大幅な低下をいう。
用語「処置」、「処置する」および「処置すること」とは、本明細書に記載の疾患の進行を逆転、緩和または阻害することをいう。一部の実施形態では、処置は、疾患の1つまたは複数の兆しまたは徴候が発症または観察された後に投与され得る(すなわち、治療処置)。他の実施形態では、処置は、疾患の兆しまたは徴候の非存在下で投与され得る。例えば、処置は、徴候の開始前に疑いのある対象に投与されてもよい(すなわち、予防処置)(例えば、徴候の病歴に照らしておよび/または病原体への曝露に照らして)。処置はまた、徴候が消散した後も、例えば、再発を遅延または防止するために継続されてもよい。
用語「状態」、「疾患」および「障害」は、交換可能に使用される。
一般に、本明細書で教示される化合物の有効量は、様々な要因、例えば、所与の薬物または化合物、医薬製剤、投与経路、疾患または障害の種類、処置されている対象または宿主の正体などに依存して様々であるが、いずれにしても、当業者であれば日常的な手段で決定することができる。本教示の化合物の有効量は、当技術分野で公知の日常的な方法によって、当業者によって容易に決定され得る。
用語「有効量」は、対象に投与された場合に、臨床結果を含む有益なまたは所望の結果をもたらす、例えば、対照と比較して、対象において処置されている状態の徴候を阻害、抑制または低減する量を意味する。例えば、有効量は、単位剤形(例えば、1日当たり1mg~約50g、例えば、1日当たり1mg~約5グラム)で与えられてもよい。
本発明の化合物の用語「治療有効量」とは、対象の生物学または医学応答、例えば、酵素もしくはタンパク質活性の低減もしくは阻害、または徴候の改善、状態の緩和、疾患進行の鈍化もしくは遅延、または疾患の防止などを誘発する本発明の化合物の量をいう。非限定的な一実施形態では、用語「治療有効量」とは、対象に投与された場合、(1)(i)HPK1によって媒介される、もしくは(ii)HPK1活性に関連する、もしくは(iii)HPK1の活性(正常もしくは異常)によって特徴付けられる状態もしくは障害もしくは疾患を少なくとも部分的に緩和、阻害、防止および/もしくは改善する;または(2)HPK1の活性を低減もしくは阻害する;または(3)HPK1の発現を低減もしくは阻害する;または(4)HPK1のタンパク質レベルを変更する、本発明の化合物の量をいう。別の非限定的な実施形態では、用語「治療有効量」とは、細胞、または組織、または非細胞性生物学材料、または媒体に投与された場合、HPK1の活性を少なくとも部分的に低減もしくは阻害する;または部分的もしくは完全にHPK1の発現を低減もしくは阻害する、本発明の化合物の量をいう。
本明細書に記載のすべての方法は、本明細書で別途示されるか、または他に文脈と明らかに矛盾するのでない限り、任意の好適な順序で実施されてもよい。本明細書における任意のおよび別の例、または例示語(例えば、「など」)の使用は、単に、本発明をより良好に明らかにすることを意図され、別途特許請求される本発明の範囲に限定を付するものではない。
上記式において使用される一般化学用語は、その通常の意味を有する。
本明細書で使用される場合、「h」または「hr」とは1時間または複数時間をいい、「min」とは1分間または複数分間をいい、「MCL」とはマントル細胞リンパ腫をいい、「AML」とは急性骨髄性白血病をいい、「CML」とは慢性骨髄性白血病をいい、「Boc」とはN-tert-ブトキシカルボニルをいい、「EA」とは酢酸エチルをいい、「DCM」とはジクロロメタンをいい、「DMSO」とはジメチルスルホキシドをいい、「DMA」とはジメチルアセトアミドをいい、「THF」とはテトラヒドロフランをいい、「MtBE」とはメチルtert-ブチルエーテルをいい、「TEA」とはトリエチルアミンをいい、「FBS」とはウシ胎仔血清をいい、「PBS」とはリン酸緩衝食塩水をいい、「BSA」とは、ウシ血清アルブミンをいい、「RT」とは室温をいい、「mpk」は1キログラム当たりのミリグラムを意味し、「po」とは経口によること(経口)をいい、「qd」は1日1回投薬を意味し、「HPLC」は高圧液体クロマトグラフィーを意味し、「q2d」は2日毎に1回の用量を意味し、「q2dx10」は2日毎に1回の用量×10回を意味し、「VSMC」とは血管平滑筋細胞をいい、「XRD」とはX線回折をいう。
本明細書で使用される場合、用語「薬学的に許容される担体」は、当業者に公知である通り、任意およびすべて(ail)の溶媒、分散媒、コーティング、界面活性剤、酸化防止剤、保存料(例えば、抗菌剤、抗真菌剤)、等張剤、吸収遅延剤、塩、保存料、薬物安定剤、結合剤、賦形剤、崩壊剤、滑沢剤、甘味剤、香味剤、色素など、およびその組合せを含む(例えば、Remington’s Pharmaceutical Sciences、第18版、Mack Printing Company、1990、1289~1329頁を参照されたい)。任意の従来の担体が活性成分と非適合性である場合を除き、治療または医薬組成物におけるその使用が企図される。
さらに、その塩を含む本発明の化合物はまた、その水和物の形態で得られてもよく、またはその結晶化のために使用される他の溶媒を含んでもよい。本発明の化合物は、本来的にまたは設計により、薬学的に許容される溶媒(水を含む)との溶媒和物を形成し、したがって、本発明は、溶媒和および非溶媒和形態の両方を包含することが意図される。用語「溶媒和物」とは、本発明の化合物(薬学的に許容されるその塩を含む)の1つまたは複数の溶媒分子との分子複合体をいう。そのような溶媒分子は、レシピエントに無害であることが公知の医薬分野で通常使用されるもの、例えば、水、エタノールなどである。用語「水和物」とは、溶媒分子が水である複合体をいう。
本発明の化合物は、その塩、水和物および溶媒和物を含め、本来的にまたは設計により、多形を形成し、別の態様では、本発明は、本発明の化合物と、薬学的に許容される担体とを含む医薬組成物を提供する。医薬組成物は、特定の投与経路、例えば、経口投与、非経口投与および直腸投与などのために製剤化されてもよい。さらに、本発明の医薬組成物は、固体形態(限定なしに、カプセル剤、錠剤、丸剤、顆粒、散剤もしくは坐剤を含む)、または液体形態(限定なしに、溶液、懸濁液もしくはエマルジョンを含む)で作製され得る。医薬組成物は、滅菌などの従来の薬学操作に供されてもよく、および/または不活性希釈剤、滑沢剤もしくは緩衝化剤、ならびに保存料、安定剤、湿潤剤、乳化剤および緩衝剤などのアジュバントなどを含有していてもよい。
典型的には、医薬組成物は、a)希釈剤、例えば、ラクトース、デキストロース、スクロース、マンニトール、ソルビトール、セルロールおよび/もしくはグリシン;b)滑沢剤、例えば、シリカ、タルカン、ステアリン酸、そのマグネシウムもしくはカルシウム塩、および/もしくはポリエチレングリコール;錠剤についてはまた、c)結合剤、例えば、ケイ酸アルミニウムマグネシウム、デンプンペースト、ゼラチン、トラガカント、メチルセルロール、カルボキシメチルセルロールナトリウム(sodium carboxymefhylceiluiose)および/もしくはポリビニルピロリドン;所望の場合、d)崩壊剤、例えば、デンプン、寒天、アルギン酸もしくはそのナトリウム塩、もしくは発泡性混合物;ならびに/またはe)吸収剤、着色料、香味料および甘味料と一緒に活性成分を含む錠剤またはゼラチンカプセル剤である。錠剤は、当技術分野で公知の方法によってフィルムコーティングされているか、または腸溶コーティングされていてもよい。
経口投与に好適な組成物としては、錠剤、ロゼンジ剤、水性もしくは油性懸濁液、分散性(dispersibie)粉末もしくは顆粒剤、エマルジョン、ハードもしくはソフトカプセル剤、またはシロップもしくはエリキシルの形態の、有効量の本発明の化合物が挙げられる。経口使用を目的とする組成物は、医薬組成物の製造のための当技術分野で公知の任意の方法により調製され、そのような組成物は、薬学的にエレガントで口当たりのよい調製物を提供するために、甘味剤、風味剤、着色剤および保存剤からなる群から選択される1種または複数の作用剤を含有してもよい。錠剤は、錠剤の製造に好適である、非毒性の薬学的に許容される賦形剤と混合して、活性成分を含有してもよい。これらの賦形剤は、例えば、不活性希釈剤、例えば、炭酸カルシウム、炭酸ナトリウム、ラクトース、リン酸カルシウムまたはリン酸ナトリウム;造粒剤および崩壊剤、例えば、トウモロコシデンプンまたはアルギン酸;結合剤、例えば、デンプン、ゼラチンまたはアカシア;ならびに潤滑剤、例えば、ステアリン酸マグネシウム、ステアリン酸またはタルクである。錠剤は、コーティングされていないか、または崩壊および胃腸管での吸収を遅延し、それによってより長時間にわたる持続作用を提供するために、公知の技術によってコーティングされる。例えば、モノステアリン酸グリセリルまたはジステアリン酸グリセリルなどの時間遅延材料が用いられてもよい。経口使用のための製剤は、活性成分が不活性個体希釈剤、例えば、炭酸カルシウム、リン酸カルシウムもしくはカオリンと混合されたハードゼラチンカプセル剤として、または活性成分が水もしくは油媒体、例えば、ピーナッツ油、液体パラフィンもしくはオリーブ油と混合されたソフトゼラチンカプセル剤として提示され得る。
特定の注射用組成物は、等張水溶液または懸濁液であり、坐剤は、有利には、脂肪エマルジョンまたは懸濁液から調製される。上記組成物は、滅菌されてもよく、ならびに/または保存剤、安定化剤、湿潤剤もしくは乳化剤、溶解促進剤、浸透圧を調製する塩および/または緩衝剤などのアジュバントを含有してもよい。さらに、上記組成物はまた、他の治療のために価値のある物質を含有してもよい。上記組成物は、それぞれ従来の混合、造粒またはコーティング法によって調製され、約0.1~75%の活性成分を含有するか、または約1~50%の活性成分を含有する。経皮適用に好適な組成物としては、好適な担体を有する有効量の本発明の化合物が挙げられる。経皮送達に好適な担体としては、宿主の皮膚を通した通過を補助する、吸収性の薬理学的に許容される溶媒が挙げられる。例えば、経皮デバイスは、裏当て材、必要に応じて担体を含有するリザーバー、必要に応じて長時間にわたって、制御された所定の速度で化合物を送達するための宿主の皮膚の速度制御バリアおよびデバイスを皮膚に固定する手段を備える包帯の形態である。
例えば、皮膚および眼への局所的適用に好適な組成物としては、水溶液、懸濁液、軟膏、クリーム、ゲルまたは例えばエアロゾルによる送達のための噴霧可能製剤などが挙げられる。そのような局所送達システムは、経皮適用、例えば、皮膚がんの処置、例えば、サンクリーム、ローション、スプレーなどの予防的使用に、特に適切である。それらは、したがって、当技術分野で周知の、化粧用を含む局所製剤における使用に特に適している。そのようなものは、可溶化剤、安定剤、張度強化剤、緩衝剤および保存料を含有し得る。
本明細書で使用される場合、局所的適用はまた、吸入または経鼻適用に関係し得る。それらは、粉末吸入器からの乾燥粉末(単独で、混合物、例えばラクトースとの乾燥ブレンドとして、もしくは例えば、リン脂質との混合成分粒子としてのいずれか)、または好適な高圧ガスを使用したまたは使用しない、加圧容器、ポンプ、スプレー、アトマイザーもしくはネブライザーからのエアロゾルスプレーの体裁の形態で、好都合に送達され得る。
本発明は、水は、特定の化合物の分解を促進し得るため、本発明の化合物を活性成分として含む無水医薬組成物および剤形をさらに提供する。
本発明の無水医薬組成物および剤形は、無水または低含水成分および低水分または低湿度条件を使用して調製できる。無水医薬組成物は、その無水性が維持されるように調製および保存され得る。したがって、無水組成物は、それらが好適な処方キットに含まれ得るように、水への曝露を防ぐ公知の材料を使用して包装される。好適な包装の例としては、これらに限定されないが、密閉シールされた箔、プラスチック、単位用量容器(例えば、バイアル)、ブリスターパックおよびストリップパックが挙げられる。
本発明は、活性成分としての本発明の化合物が分解する速度を低減する1種または複数の作用剤を含む医薬組成物および剤形をさらに提供する。そのような作用剤は本明細書において「安定剤」と呼ばれ、これらに限定されないが、アスコルビン酸などの酸化防止剤、pH緩衝剤または塩緩衝剤などが挙げられる。
3.化合物
本明細書に開示されるものは、式(I-0)または(II):
Figure 0007633989000006
の一般構造式を有する化合物の実施形態である。
本発明の第1の実施形態において、提供されるものは、式(I-0)により表される化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
Xは、CR2R3またはNR3であり、
Aは、CR2またはNであり、
Rは、8~10員二環式窒素含有ヘテロアリール、またはオキソにより必要に応じて置換されている8~10員二環式窒素含有ヘテロシクリルであり、Rにより表される窒素含有ヘテロアリールまたは窒素含有ヘテロシクリルは、N、O、およびSから選択される1~3個のヘテロ原子を有し、1~4つのRaにより必要に応じて置換されており、Rは、窒素環原子を介してピリミジン環に接続しているか、またはRは下記の構造:
Figure 0007633989000007
により表され、
R1は、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、フェニル、5~6員ヘテロアリール、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R1により表される、またはR1により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、フェニル、ヘテロアリール、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4アルコキシ、C1~4ハロアルキル、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
RおよびR1は、それらが結合している炭素原子と一緒になって、
Figure 0007633989000008
により表される環を形成し、ここで、
Figure 0007633989000009
結合は、ピリミジン環に接続しており、
それぞれの場合にR2は、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、P(=O)R11R12、S(=O)2R11、またはS(=O)2NR11R12であり、R2により表される、またはR2により表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
R3は、H、C1~6アルキル、C(O)C1~6アルキル、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R3により表される、またはR3により表される基における、アルキル、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、3~7員ヘテロシクリル、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にR11およびR12は、独立してHまたはC1~6アルキルであり、R11またはR12により表されるアルキルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、および3~7員ヘテロシクリルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
R11およびR12は、それらが結合している窒素原子またはリン原子と一緒になって、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、およびC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成し、
それぞれの場合にRaは、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、COOH、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)C1~6アルキル、C(O)OR11、NR11C(O)R12、S(=O)2R11、S(=O)2NR11R12、NR11S(=O)2R12、P(=O)R11R12、C3~6シクロアルキル、3~7員ヘテロシクリル、または5~6員ヘテロアリールであり、Raにより表される、またはRaにより表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12、および5~6員ヘテロアリールからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
2つのRaは、それらが結合している炭素原子と一緒になって、C3~6シクロアルキルまたは3~7員ヘテロシクリルを形成し、シクロアルキルまたはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、およびC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にRbは、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、COOH、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)C1~6アルキル、C(O)OR11、NR11C(O)R12、S(=O)2R11、S(=O)2NR11R12、NR11S(=O)2R12、P(=O)R11R12、C3~6シクロアルキル、3~7員ヘテロシクリル、または5~6員ヘテロアリールであり、Rbにより表される、またはRbにより表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12、および5~6員ヘテロアリールからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にRcは、独立して、フェニル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロシクリル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロアリールであり、Rcにより表されるフェニル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、およびP(O)ジ-C1~6アルキルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
Ra’は、OH、CN、5~6員ヘテロアリール、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12により必要に応じて置換されているC1~6アルキルであり、
mは、0、1、2、または3であり、
nは、0、1、2、3、または4であり、
pは、1、2,または3であり、
qは、1、2、または3であり、p+qは≦4である。
本発明の第2の実施形態において、化合物は、構造式(I-1):
Figure 0007633989000010
により表されるものであるか、またはその薬学的に許容される塩もしくは立体異性体であり、残りの変数は、第1の実施形態に定義されている通りである。
本発明の第3の実施形態において、化合物は、構造式(I-2):
Figure 0007633989000011
により表されるものであるか、またはその薬学的に許容される塩もしくは立体異性体であり、残りの変数は、第1および/または第2の実施形態に定義されている通りである。
本発明の第4の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、Rは、
Figure 0007633989000012
であり、ここで、
Figure 0007633989000013
結合はピリミジン環に接続しており、残りの変数は、第1、第2、および/または第3の実施形態に定義されている通りである。
第5の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、それぞれの場合にRaは、独立して、H、ハロゲン、OH、CN、C1~4アルキル、C1~4アルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)C1~4アルキル、C(O)OR11、NR11C(O)C1~4アルキル、NR11S(=O)2R12、S(=O)2R11、S(=O)2NR11R12、P(=O)R11R12、C3~6シクロアルキル、3~7員ヘテロシクリル、または5~6員ヘテロアリールであり、Raにより表される、またはRaにより表される基における、アルキル、アルコキシ、シクロアルキル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12、および5~6員ヘテロアリールからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、残りの変数は、第1、第2、第3、および/または第4の実施形態に定義されている通りである。
第6の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R1は、H、ハロゲン、CN、C1~6アルキル、C2~6アルケニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキルであり、R1により表される、またはR1により表される基における、アルキル、アルケニル、またはアルコキシは、ハロゲン、OH、CN、C1~4アルキル、C1~4アルコキシ、C1~4ハロアルキル、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、残りの変数は、第1、第2、第3、第4、および/または第5の実施形態に定義されている通りである。
第7の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、それぞれの場合にR2は、独立して、H、ハロゲン、OH、CN、NH2、NO2、C1~4アルキル、C1~4アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~4アルキル、C(O)OC1~4アルキル、NR11C(O)C1~4アルキル、P(=O)R11R12、S(=O)2R11、またはS(=O)2NR11R12であり、R2により表される、またはR2により表される基における、アルキルまたはアルコキシは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、残りの変数は、第1、第2、第3、第4、第5、および/または第6の実施形態に定義されている通りである。
第8の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R3は、H、C1~6アルキル、またはC(O)C1~6アルキルであり、R3により表される、またはR3により表される基における、アルキルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、残りの変数は、第1、第2、第3、第4、第5、第6、および/または第7の実施形態に定義されている通りである。
第9の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、それぞれの場合にRaは、独立して、H、ハロゲン、OH、CN、C1~4アルキル、C3~6シクロアルキル、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、N(R11)S(=O)2R12、S(=O)2R11、S(=O)2NR11R12、P(O)R11R12、または5~6員ヘテロアリールであり、Raにより表される、またはRaにより表される基における、アルキルまたはシクロアルキルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12、および5~6員ヘテロアリールからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、それぞれの場合にR11およびR12は、独立してHまたはC1~6アルキルであり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、および/または第8の実施形態に定義されている通りである。
第10の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R1は、H、ハロゲン、CN、C1~4アルキル、C1~4ハロアルキル、C2~4アルケニル、C1~4アルコキシ、またはC1~4ハロアルコキシであり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、および/または第9の実施形態に定義されている通りである。
第11の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、Rは、
Figure 0007633989000014
であり、ここで、
Figure 0007633989000015
結合はピリミジン環に接続しており、nは0~4であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、および/または第10の実施形態に定義されている通りである。
第12の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、Rは、
Figure 0007633989000016
であり、ここで、
Figure 0007633989000017
結合はピリミジン環に接続しており、nは0~2であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、および/または第10の実施形態に定義されている通りである。
第13の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、Rは、
Figure 0007633989000018
であり、ここで、
Figure 0007633989000019
結合はピリミジン環に接続しており、nは0~2であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、および/または第10の実施形態に定義されている通りである。
第14の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
それぞれの場合にRaは、独立して、H、ハロゲン、C1~4アルキル、-(CHRaa)kOH、-(CHRaa)kCN、-(CHRaa)kC(O)OR11、-(CHRaa)kC(O)NR11R12、-(CHRaa)kC(O)NR11OR12、-(CHRaa)kS(=O)2R11、-(CHRaa)kC(O)NR11S(=O)2R12、-(CHRaa)kS(=O)2NR11R12、-(CHRaa)kNR11S(=O)2R12、-(CHRaa)k-5~6員ヘテロアリール、または-(CHRaa)kP(=O)R11R12であり、
Raaは、独立してH、またはハロゲンにより場合に応じて置換されているC1~3アルキルであり、
R11およびR12は、独立して、HまたはC1~4アルキルであり、
kは0または1であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、および/または第13の実施形態に定義されている通りである。
第15の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R1は、H、F、Cl、CN、またはCF3であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、第13、および/または第14の実施形態に定義されている通りである。
第16の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、Rは、
Figure 0007633989000020
であり、ここで、
Figure 0007633989000021
結合はピリミジン環に接続しており、nは0~4であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、第13、第14、および/または第15の実施形態に定義されている通りである。
第17の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
Rは、
Figure 0007633989000022
であり、ここで、
Figure 0007633989000023
結合はピリミジン環に接続しており、
Ra1は、独立して、H、C1~4アルキル、またはC1~4ヒドロキシアルキルであり、
Ra1’は、独立して、-(CHRaa)kOH、-(CHRaa)kCN、-(CHRaa)kC(O)OR11、-(CHRaa)kS(=O)2R11、-(CHRaa)kC(O)NR11R12、-(CHRaa)kC(O)NR11OR12、-(CHRaa)kC(O)NR11S(=O)2R12、-(CHRaa)kS(=O)2NR11R12、-(CHRaa)kNR11S(=O)2R12、-(CHRaa)k-5~6員ヘテロアリール、または-(CHRaa)kP(=O)R11R12であり、
Raaは、独立してH、またはハロゲンにより場合に応じて置換されているC1~3アルキルであり、
Raは、独立してH、F、またはClであり、
R11およびR12は、独立して、HまたはC1~4アルキルであり、
kは、0または1であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、および/または第10の実施形態に定義されている通りである。
第18の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
Ra1は、独立して、H、CH3、またはCH2OHであり、
Ra1’は、独立して、-(CHRaa)kOH、-(CHRaa)kCN、-(CHRaa)kC(O)OR11、-(CHRaa)kS(=O)2R11、-(CHRaa)kC(O)NR11R12、-(CHRaa)kC(O)NR11OR12、-(CHRaa)kC(O)NR11S(=O)2R12、-(CHRaa)kS(=O)2NR11R12、-(CHRaa)kNR11S(=O)2R12、-(CHRaa)k-テトラゾール、または-(CHRaa)kP(=O)R11R12であり、
Raaは独立して、H、CH3、またはCF3であり、
R11およびR12は、独立して、HまたはC1~2アルキルであり、
kは0または1であり、残りの変数は第17の実施形態に定義されている通りである。
本発明の第19の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、それぞれの場合にRaは、独立してHまたはFであり、残りの変数は第18の実施形態に定義されている通りである。
本発明の第20の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R1はClであり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、第13、第14、第15、第16、第17、第18、および/または第19の実施形態に定義されている通りである。
第21の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、RおよびR1は、それらが結合している炭素原子と一緒になって、
Figure 0007633989000024
により表される環を形成し、ここで、
Figure 0007633989000025
結合はピリミジン環に接続しており、残りの変数は、第1、第2、および/または第3の実施形態に定義されている通りである。
第22の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
それぞれの場合にRbは、独立して、H、ハロゲン、OH、CN、NH2、COOH、C1~4アルキル、C1~4ハロアルキル、C1~4ヒドロキシアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C1~4ヒドロキシアルコキシ、NR11R12、C(O)NR11R12、C(O)C1~4アルキル、C(O)OC1~4アルキル、C(O)NR11OR12、S(=O)2R11、S(=O)2NR11R12、NR11(S=O)2R12、C(O)NR11S(=O)2R12、P(=O)R11R12、5~6員ヘテロアリール、またはNR11C(O)C1~4アルキルであり、
それぞれの場合にRcは、フェニルまたはピリジニルであり、それぞれは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、およびP(=O)ジ-C1~6アルキルからなる群から独立して選択される1または2つの置換基により場合に応じて置換されており、残りの変数は、第1、第2、第3、および/または第21の実施形態に定義されている通りである。
第23の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、RおよびR1は、それらが結合している炭素原子と一緒になって、
Figure 0007633989000026
により表される環を形成し、ここで、
Figure 0007633989000027
結合はピリミジン環に接続しており、残りの変数は、第1、第2、第3、第21、および/または第22の実施形態に定義されている通りである。
第24の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
それぞれの場合にRbは、独立して、H、ハロゲン、CN、COOH、C1~2アルキル、またはC1~2ハロアルキルであり、
それぞれの場合にRcは、フェニルまたはピリジニルであり、それぞれは、ハロゲン、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、およびP(=O)ジ-C1~6アルキルからなる群から独立して選択される1または2つの置換基により場合に応じて置換されており、
それぞれの場合にR11およびR12は、独立して、HまたはC1~6アルキルであり、残りの変数は、第1、第2、第3、第21、第22、および/または第23の実施形態に定義されている通りである。
第25の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
それぞれの場合にRbは、独立して、H、CN、またはCOOHであり、
それぞれの場合にRcは、フェニルまたはピリジニルであり、それぞれは、C1~4アルキル、C(O)N(CH3)2、およびP(=O)(CH3)2からなる群から独立して選択される1または2つの置換基により場合に応じて置換されており、残りの変数は、第1、第2、第3、第21、第22、第23、および/または第24の実施形態に定義されている通りである。
第26の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、mは0または1であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、第13、第14、第15、第16、第17、第18、第20、第21、第22、第23、第24、および/または第25の実施形態に定義されている通りである。
第27の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
Figure 0007633989000028
は、
Figure 0007633989000029
であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、第13、第14、第15、第16、第17、第18、第20、第21、第22、第23、第24、第25、および/または第26の実施形態に定義されている通りである。
第28の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、それぞれの場合にR2は、H、ハロゲン、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシであり、R3は、H、C1~6アルキル、C1~6ヒドロキシアルキル、またはCOCH2NR11R12であり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、第13、第14、第15、第16、第17、第18、第20、第21、第22、第23、第24、第25、第26、および/または第27の実施形態に定義されている通りである。
第29の実施形態において、提供されるものは、式(I-0)、(I-1)、もしくは式(I-2)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、それぞれの場合にR2は、H、F、Cl、またはOCH3であり、R3は、HまたはC1~4アルキルであり、残りの変数は、第1、第2、第3、第4、第5、第6、第7、第8、第9、第10、第11、第12、第13、第14、第15、第16、第17、第18、第20、第21、第22、第23、第24、第25、第26、第27、および/または第28の実施形態に定義されている通りである。
本発明の第30の実施形態において、提供されるものは、式(II)により表される化合物、またはその薬学的に許容される塩もしくは立体異性体であり、
Figure 0007633989000030
式中、
A1は、CR’またはNであり、
Xは、-P(=O)R3’R4’であり、
R’は、H、重水素、ハロゲン、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキルであり、R’により表される、またはR’により表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
それぞれの場合にR1’は、独立して、H、重水素、ハロゲン、OH、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R1’により表される、またはR1’により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
それぞれの場合にR2’は、独立して、H、重水素、ハロゲン、OH、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、フェニル、5~6員ヘテロアリール、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R2’により表される、またはR2’により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、フェニル、ヘテロアリール、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
R3’およびR4’は、それぞれ独立して、H、C1~6アルキル、C2~6アルケニル、C2~6アルキニルであり、R3’またはR4’により表されるアルキル、アルケニル、またはアルキニルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
それぞれの場合にR11’およびR12’は、独立してHまたはC1~6アルキルであり、R11’またはR12’により表されるアルキルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、および3~7員ヘテロシクリルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
R11’およびR12’は、それらが結合している窒素原子と一緒になって、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、またはC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成し、
m’は、0、1、または2であり、
n’は、0、1、または2である。
本発明の第31の実施形態において、式(II)の化合物は、構造式(II-1):
Figure 0007633989000031
により表されるもの、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R’は、ハロゲン、NR11’R12’であるか、またはハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されているC1~6アルキルであり、残りの変数は第30の実施形態に定義されている通りである。
第32の実施形態において、式(II)もしくは(II-1)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R3’およびR4’は、独立して、Hであるか、またはハロゲン、OH、CN、C1~4アルキル、C1~4ハロルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されているC1~6アルキルであり、残りの変数は、第30および/または第31の実施形態に定義されている通りである。
第33の実施形態において、式(II)もしくは(II-1)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、
それぞれの場合にR1’は、独立して、H、ハロゲン、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R1’により表されるアルキル、アルケニル、アルキニル、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にR2’は、独立して、H、ハロゲン、OH、NO2、C1~6アルキル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、5~6員ヘテロアリール、または3~7員ヘテロシクリルであり、R2’により表される、またはR2’により表される基における、アルキル、アルコキシ、ヘテロアリール、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、残りの変数は、第30、第31、および/または第32の実施形態に定義されている通りである。
第34の実施形態において、式(II)または(II-1)の化合物は、構造式(II-2)もしくは(II-2’):
Figure 0007633989000032
により表されるものであるか、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R’は、H、ハロゲン、またはNH2であり、残りの変数は、第30、第31、第32、および/または第33の実施形態に定義されている通りである。
第35の実施形態において、式(II)、(II-1)、(II-2)、もしくは(II-2’)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、それぞれの場合にR2’は、独立して、H、ハロゲン、OH、ハロゲンもしくはOHもしくはNR11’R12’により場合に応じて置換されているC1~4アルキル、C1~4アルコキシ、C(O)OC1~6アルキル、C(O)NR11’R12’、NR11’R12’、NR11’C(O)C1~6アルキル、5~6員ヘテロシクリル、または5~6員ヘテロアリールであり、それぞれの場合にR1’は、独立して、HまたはC1~4アルキルであり、残りの変数は、第30、第31、第32、第33、および/または第34の実施形態に定義されている通りである。
第36の実施形態において、式(II)、(II-1)、(II-2)、もしくは(II-2’)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、R3’およびR4’は、独立してC1~6アルキルであり、それぞれの場合にR2’は、独立して、H、ハロゲン、OH、ハロゲンもしくはOHもしくはNR11’R12’により場合に応じて置換されているC1~4アルキル、C1~4アルコキシ、C(O)OC1~4アルキル、C(O)NR11’R12’、NR11’R12’、NHC(O)C1~6アルキル、ピロリジニル、ピロリジン-2-オン、オキサゾールであり、それぞれの場合にR11’およびR12’は、独立して、HまたはC1~4アルキルであり、残りの変数は、第30、第31、第32、第33、第34、および/または第35の実施形態に定義されている通りである。
第37の実施形態において、式(II)、(II-1)、(II-2)、もしくは(II-2’)の化合物、またはその薬学的に許容される塩もしくは立体異性体であり、式中、Xは-P(O)(CH3)2であり、それぞれの場合にR2’は、独立して、H、F、Cl、OH、CH3、NH2、またはNHCOCH3であり、残りの変数は、第30、第31、第32、第33、第34、第35、および/または第36の実施形態に定義されている通りである。
1.構造式(I):
Figure 0007633989000033
により表される化合物、またはその薬学的に許容される塩[式中、
Aは、CR2またはNであり、
Rは、8~10員二環式窒素含有ヘテロアリール、またはオキソにより必要に応じて置換されている8~10員二環式窒素含有ヘテロシクリルであり、Rにより表される窒素含有ヘテロアリールまたは窒素含有ヘテロシクリルは、N、O、およびSから選択される1~3個のヘテロ原子を有し、1~4つのRaにより必要に応じて置換されており、
R1は、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、フェニル、5~6員ヘテロアリール、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R1により表される、またはR1により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、フェニル、ヘテロアリール、シクロアルキル、またはヘテロシクリルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
RおよびR1は、それらが結合している炭素原子と一緒になって、
Figure 0007633989000034
により表される環を形成し、ここで、
Figure 0007633989000035
結合は、ピリミジン環に接続しており、
R2は、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、-P(=O)R11R12、-S(=O)2R11、または-S(=O)2NR11R12であり、R2により表される、またはR2により表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
R3は、H、C1~6アルキル、C(O)C1~6アルキル、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R3により表される、またはR3により表される基における、アルキル、シクロアルキル、またはヘテロシクリルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、3~7員ヘテロシクリル、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にR11およびR12は、独立してHまたはC1~6アルキルであり、R11またはR12により表されるアルキルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、および3~7員ヘテロシクリルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
R11およびR12は、それらが結合している窒素原子またはリン原子と一緒になって、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、またはC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成し、
それぞれの場合にRaは、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、COOH、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、-P(=O)R11R12、-S(=O)2R11もしくは-S(=O)2NR11R12、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、Raにより表される、またはRaにより表される基における、アルキル、アルケニル、アルキニルもしくはアルコキシ、シクロアルキル、またはヘテロシクリルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
2つのRaは、それらが結合している炭素原子と一緒になって、C3~6シクロアルキルまたは3~7員ヘテロシクリルを形成し、シクロアルキルまたはヘテロシクリルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、およびC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にRbは、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、またはNR11C(O)C1~6アルキルであり、Rbにより表される、またはRbにより表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
Rcは、フェニル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロシクリル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロアリールであり、Rcにより表されるフェニル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、-C(O)NR11R12、および-P(O)ジ-C1~6アルキルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
mは、0、1、2、または3である]。
2.Rが、
Figure 0007633989000036
であり、ここで、
Figure 0007633989000037
結合がピリミジン環に接続しており、nが0~4である、段落1に記載の化合物、またはその薬学的に許容される塩。
3.それぞれの場合にRaが、独立して、H、ハロゲン、OH、NH2、CN、COOH、C1~4アルキル、C1~4ハロアルキル、C1~4ヒドロキシアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C1~4ヒドロキシアルコキシ、NR11R12、C(O)NR11R12、C(O)C1~4アルキル、C(O)OC1~4アルキル、NR11C(O)C1~4アルキル、-P(=O)R11R12、-S(=O)2R11、-S(=O)2NR11R12、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、あるいは
2つのRaが、それらが結合している炭素原子と一緒になって、C3~6シクロアルキルまたは3~7員ヘテロシクリルを形成し、シクロアルキルまたはヘテロシクリルが、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、およびC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている、
段落1または2に記載の化合物、またはその薬学的に許容される塩。
4.R1が、H、ハロゲン、C1~6アルキル、C1~6アルコキシ、C2~6アルケニル、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキルであり、R1により表される、またはR1により表される基における、アルキル、アルケニル、またはアルコキシが、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されている、段落1から3のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
5.それぞれの場合にRaが、独立して、H、ハロ、OH、C1~4アルキル、COOH、C(O)NR11R12、または-P(O)R11R12であり、それぞれの場合にR11およびR12が、独立して、HまたはC1~6アルキルである、段落1から4のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
6.R1が、H、ハロゲン、C1~4アルキル、C1~4ハロアルキル、C2~4アルケニル、C1~4アルコキシ、またはC1~4ハロアルコキシである、段落1から5のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
7.Rが、
Figure 0007633989000038
であり、ここで、
Figure 0007633989000039
結合がピリミジン環に接続しており、nが0~2である、段落1から6のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
8.Rが、
Figure 0007633989000040
であり、ここで、
Figure 0007633989000041
結合がピリミジン環に接続しており、nが0~2である、段落1から7のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
9.それぞれの場合にRaが、独立して、H、F、Cl、C1~4アルキル、COOH、CONH2、C(O)N(CH3)2、または-P(O)(CH3)2である、段落1から8のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
10.R1が、H、Cl、またはCF3である、請求項1から9のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
11.RおよびR1が、それらが結合している炭素原子と一緒になって、
Figure 0007633989000042
により表される環を形成し、ここで、
Figure 0007633989000043
結合がピリミジン環に接続している、段落1に記載の化合物、またはその薬学的に許容される塩。
12.それぞれの場合にRbが、独立して、H、ハロゲン、OH、NH2、C1~4アルキル、C1~4ハロアルキル、C1~4ヒドロキシアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C1~4ヒドロキシアルコキシ、NR11R12、C(O)NR11R12、C(O)C1~4アルキル、C(O)OC1~4アルキル、またはNR11C(O)C1~4アルキルであり、
それぞれの場合にRcが、フェニルまたはピリジニルであり、それぞれが、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、-C(O)NR11R12、および-P(=O)ジ-C1~6アルキルからなる群から独立して選択される1または2つの置換基により場合に応じて置換されている、
段落1または11に記載の化合物、またはその薬学的に許容される塩。
13.それぞれの場合にRbが、独立して、H、ハロゲン、C1~2アルキル、C1~2ハロアルキルであり、
それぞれの場合にRcが、フェニルまたはピリジニルであり、それぞれが、ハロゲン、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、-C(O)NR11R12、および-P(=O)ジ-C1~6アルキルからなる群から独立して選択される1または2つの置換基により場合に応じて置換されており、
それぞれの場合にR11およびR12が、独立してHまたはC1~6アルキルである、
段落1、11、および12のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
14.それぞれの場合にRbが、独立してHであり、
それぞれの場合にRcが、フェニルまたはピリジニルであり、それぞれが、C1~4アルキル、-C(O)N(CH3)2、および-P(O)(CH3)2からなる群から独立して選択される1または2つの置換基により場合に応じて置換されている、
段落1、および11から13のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
15.R2が、H、ハロゲン、OH、CN、NH2、NO2、C1~4アルキル、C1~4アルコキシ、NR11R12、-C(O)NR11R12、C(O)C1~4アルキル、C(O)OC1~4アルキル、NR11C(O)C1~4アルキル、-P(=O)R11R12、-S(=O)2R11、または-S(=O)2NR11R12であり、R2により表される、またはR2により表される基における、アルキルまたはアルコキシが、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、mが0または1である、段落1から14のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
16.
Figure 0007633989000044
が、
Figure 0007633989000045
である、段落1から15のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
17.それぞれの場合にR2が、H、ハロゲン、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシであり、R3が、H、C1~6アルキル、C1~6ヒドロキシアルキル、またはCOCH2NR11R12であり、それぞれの場合にR11おびR12が、独立して、HまたはC1~6アルキルである、段落1から16のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
18.それぞれの場合にR2が、H、Cl、またはOCH3であり、R3が、H、C1~4アルキル、C1~4ヒドロキシアルキル、またはCOCH2N(CH3)2である、段落1から17のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
19.構造式(II):
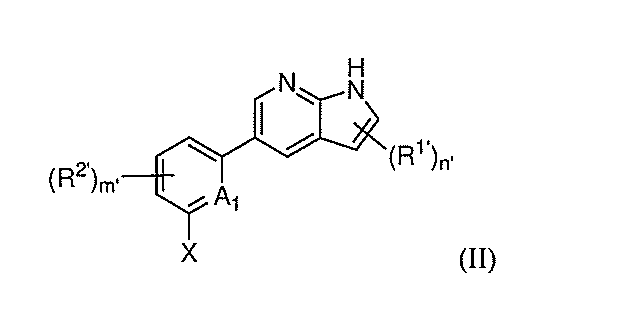
Figure 0007633989000046
により表される化合物、またはその薬学的に許容される塩[式中、
A1は、CR’またはNであり、
Xは、-P(=O)R3’R4’または-S(O)2NR5’R6’であり、
R’は、H、重水素、ハロゲン、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキルであり、R’により表される、またはR’により表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
それぞれの場合にR1’は、独立して、H、重水素、ハロゲン、OH、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R1’により表される、またはR1’により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、またはヘテロシクリルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
それぞれの場合にR2’は、独立して、H、重水素、ハロゲン、OH、CN、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、フェニル、5~6員ヘテロアリール、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R2’により表される、またはR2’により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、フェニル、ヘテロアリール、シクロアルキル、またはヘテロシクリルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
R3’およびR4’は、それぞれ独立して、H、C1~6アルキル、C2~6アルケニル、C2~6アルキニルであり、R3’またはR4’により表されるアルキル、アルケニル、またはアルキニルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、
R5’およびR6’は、それぞれ独立して、H、C1~6アルキル、C2~6アルケニル、C2~6アルキニルであり、R5’またはR6’により表されるアルキル、アルケニル、またはアルキニルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、あるいは
R5’およびR6’は、それらが結合している窒素原子と一緒になって、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、またはC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成し、
R11’およびR12’は、それぞれ独立して、HまたはC1~6アルキルであり、R11’またはR12’により表されるアルキルは、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、および3~7員ヘテロシクリルからなる群から独立して選択される1~3つの置換基により場合に応じて置換されており、あるいは
R11’およびR12’は、それらが結合している窒素原子と一緒になって、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、またはC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成し、
m’は、0、1、または2であり、
n’は、0、1、または2である]。
20.構造式(II-1):
Figure 0007633989000047
により表され、
A1が、CR’またはNであり、
R’が、H、ハロゲン、NR11’R12’であるか、またはハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されているC1~6アルキルである、
段落19に記載の化合物またはその薬学的に許容される塩。
21.Xが、-P(=O)R3’R4’または-S(O)2NR5’R6’であり、
R3’およびR4’が、それぞれ独立して、Hであるか、またはハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されているC1~6アルキルであり、
R5’およびR6’が、それ独立して、HまたはC1~6アルキルであり、あるいは
R5’およびR6’が、それらが結合している窒素原子と一緒になって、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、またはC1~4ハロアルコキシからなる群から独立して選択される1~3つの置換基により必要に応じて置換されている3~7員ヘテロシクリルを形成する、
段落19または20に記載の化合物、またはその薬学的に許容される塩。
22.それぞれの場合にR1’が、独立して、H、ハロゲン、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C3~7シクロアルキル、または3~7員ヘテロシクリルであり、R1’により表されるアルキル、アルケニル、アルキニル、シクロアルキル、またはヘテロシクリルが、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されている、段落19から21のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
23.それぞれの場合にR2’が、独立して、H、ハロゲン、OH、NH2、C1~6アルキル、C1~6アルコキシ、NR11’R12’、C(O)NR11’R12’、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11’C(O)C1~6アルキル、5~6員ヘテロアリール、または3~7員ヘテロシクリルであり、R2’により表される、またはR2’により表される基における、アルキル、アルコキシ、ヘテロアリール、またはヘテロシクリルが、ハロゲン、-OH、CN、C1~4アルキル、C1~4ハロルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11’R12’からなる群から独立して選択される1~3つの置換基により必要に応じて置換されている、段落19から22のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
24.構造式(II-2)または(II-2’):
Figure 0007633989000048
により表され、A1が、CR’またはNであり、R’が、H、ハロゲン、またはNH2である、段落19から23のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
25.それぞれの場合にR2’が、独立して、H、ハロゲン、OH、ハロゲンもしくはOHもしくはNR11’R12’により場合に応じて置換されているC1~4アルキル、C1~4アルコキシ、C(O)OC1~6アルキル、C(O)NR11’R12’、NR11’R12’、NR11’C(O)C1~6アルキル、5~6員ヘテロシクリル(ピロリジニルもしくはピロリジン-2-オン)、またはヘテロアリール(オキサゾール)である、段落19から24のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
26.Xが、-P(=O)R3’R4’または-S(O)2NR5’R6’であり、
R3’およびR4’が、独立してC1~6アルキルであり、
R5’およびR6’が、独立して、HまたはC1~6アルキルである、
段落19から25のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
27.R1’が、独立してHまたはC1~4アルキルである、段落19から26のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
28.それぞれの場合にR2’が、独立して、H、ハロゲン、OH、ハロゲンもしくはOHもしくはNR11’R12’により場合に応じて置換されているC1~4アルキル、C1~4アルコキシ、C(O)OC1~4アルキル、C(O)NR11’R12’、NR11’R12’、NHC(O)C1~6アルキル、ピロリジニル、ピロリジン-2-オン、オキサゾールであり、それぞれの場合にR11’およびR12’が、独立してHまたはC1~4アルキルである、段落19から27のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
29.Xが、-P(O)(CH3)2または-S(O)2NHMeである、段落19から28のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
30.それぞれの場合にR2’が、独立して、H、F、Cl、OH、CH3、NH2、または-NHCOCH3である、段落19から29のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
31.Xが-P(=O)(CH3)2である、段落19から30のいずれか一項に記載の化合物、またはその薬学的に許容される塩。
一実施形態において、化合物、またはその薬学的に許容される塩もしくは立体異性体は、式(I-0)、(I-1)、(I-2)、(I)、(II)、(II-1)、(II-2)もしくは(II-2’)による、または実施例における化合物から選択される。
ある特定の実施形態において、HPK1阻害剤(本発明の化合物)は、Lck、ZAP70、JAK3、PKCシータ、TBK1、およびMAP4K3から選択される1つ以上のキナーゼに対して選択的である。ある特定の実施形態において、本発明のHPK1阻害剤は、Lck、ZAP70、およびJAK3から選択される1つ以上のキナーゼに対して選択的である。ある特定の実施形態において、本発明のHPK1阻害剤は、JAK3に対して選択的である。
例えば、主題のHPK1阻害剤は、Lckに対するIC50が、HPK1に対するIC50より、少なくとも2、3、5、10、20、40、50、75、100、150、200、300、400、500、600、750、または1000倍高いように、Lckに対して選択的である。
ある特定の実施形態において、HPK1阻害剤は、ZAP70対するIC50が、HPK1に対するIC50より、少なくとも2、3、5、10、20、40、50、75、100、150、200、300、400、500、600、750、または1000倍高いように、ZAP70に対して選択的である。
ある特定の実施形態において、HPK1阻害剤は、JAK3に対するIC50が、HPK1に対するIC50より、少なくとも2、3、5、10、20、40、50、75、100、150、200、300、400、500、600、750、または1000倍高いように、JAK3に対して選択的である。
ある特定の実施形態において、HPK1阻害剤は、PKCシータに対するIC50が、HPK1に対するIC50より、少なくとも2、3、5、10、20、40、50、75、100、150、200、300、400、500、600、750、または1000倍高いように、PKCシータに対して選択的である。
ある特定の実施形態において、HPK1阻害剤は、TBL1に対するIC50が、HPK1に対するIC50より、少なくとも2、3、5、10、20、40、50、75、100、150、200、300、400、500、600、750、または1000倍高いように、TBK1に対して選択的である。
ある特定の実施形態において、HPK1阻害剤は、MAP4K3に対するIC50が、HPK1に対するIC50より、少なくとも2、3、5、10、20、40、50、75、100、150、200、300、400、500、600、750、または1000倍高いように、MAP4K3に対して選択的である。
HPK1、Lck、ZAP70、PKCシータ、JAK3、TBK1、およびMAP4K3に対する活性は、当該技術に認識されている任意の方法を使用して、例えば、生物例に記載されている、例えば生物例1~7(全て参照により本明細書に組み込まれる)に記載されている例示的プロトコールを使用して測定する(例えば、IC50値により測定する)ことができる。
4.処置可能な疾患
HPK1阻害剤、その薬学的に許容される塩、その医薬組成物は、HPK1活性を調整(すなわち、阻害)する方法において使用でき、上記方法は、本明細書に記載される通り、本発明のHPK1阻害剤化合物またはその薬学的に許容される塩を、それを必要とする患者/対象に投与するステップを含む。
特に、本発明は、疾患、特にがん(特に、造血器および固形腫瘍)、または免疫応答調節不全の状態、またはMAP4K1シグナル伝達異常と関連する他の障害の処置または予防に使用するための本発明の化合物、またはその立体異性体、互変異性体、N-オキシド、水和物、溶媒和物および塩、特に、その薬学的に許容される塩、またはその混合物の使用を提供する。本発明による化合物の薬学活性は、MAP4K1阻害剤としてのその活性によって、少なくとも部分的に説明できる。
ある特定の実施形態では、本発明の化合物、またはその薬学的に許容される塩は、これらに限定されないが、良性の過形成、アテローム硬化性障害、敗血症、自己免疫障害、血管障害、ウイルス感染、神経変性障害、炎症性障害および男性の生殖能制御障害を含む疾患または適応症を処置するための、それを必要とする対象への治療投与に有用である。
ある特定の実施形態では、本発明の化合物、またはその薬学的に許容される塩は、がんの処置において、免疫を強化、刺激および/または増大するための治療投与に有用である。
本発明のHPK1阻害剤化合物は、単独で、または他の作用剤もしくは治療と組み合わせて、またはがんを含む疾患もしくは障害の処置のためのアジュバントもしくはネオアジュバントとして使用できる。
ある特定の実施形態では、本発明の方法は、これらに限定されないが、骨がん、膵臓がん、皮膚がん、頭頚部のがん、皮膚または眼球内悪性黒色腫、子宮がん、卵巣がん、直腸がん、肛門部のがん、胃がん、精巣がん、子宮がん、卵管の癌、子宮内膜の癌、子宮内膜がん、子宮頸の癌、膣の癌、外陰部の癌、ホジキン病、非ホジキンリンパ腫、食道のがん、小腸のがん、内分泌系のがん、甲状腺のがん、副甲状腺のがん、副腎のがん、軟部組織の肉腫、尿道のがん、陰茎のがん、急性骨髄性白血病、慢性骨髄性白血病、急性リンパ性白血病、慢性リンパ性白血病を含む慢性または急性白血病、小児の固形腫瘍、リンパ球性リンパ腫、膀胱のがん、腎臓または尿道のがん、腎盂の癌、中枢神経系CNS)の新生物(、原発性CNSリンパ腫、腫瘍血管新生、脊椎軸腫瘍(spinal axis tumor)、脳幹神経膠腫、下垂体腺腫、カポジ肉腫、類表皮がん、扁平上皮細胞がん、T細胞リンパ腫、アスベストによって誘発されたものを含む環境により誘発されたがん、および上記がんの組合せを含むがんを処置するのに使用され得る。
一部の実施形態では、本発明の化合物により処置可能ながんとして、黒色腫(例えば、転移性悪性黒色腫)、腎臓がん(例えば、明細胞癌)、前立腺がん(例えば、ホルモン不応性前立腺癌)、乳がん、トリプルネガティブ乳がん、結腸がんおよび肺がん(例えば、非小細胞肺がんおよび小細胞肺がん)が挙げられる。さらに、本発明の化合物を使用してその成長が阻害され得る難治性または再発悪性腫瘍もまた、処置可能である。
一部の実施形態では、本発明の化合物を使用して処置可能ながんとして、これらに限定されないが、固形腫瘍(例えば、前立腺がん、結腸がん、食道がん、子宮内膜がん、卵巣がん、子宮がん、腎臓がん、肝がん、膵臓がん、胃がん、乳がん、肺がん、呼吸器、脳がん、眼がん、甲状腺および副甲状腺がん、皮膚がん、頭頚部がん、生殖器のがん、消化管のがん、泌尿器のがん、神経膠芽腫、肉腫、膀胱がんなど)、血液がん(例えば、リンパ腫、白血病、例えば、急性リンパ性白血病(ALL)、急性骨髄性白血病(AML)、慢性リンパ性白血病(CLL)、慢性骨髄性白血病(CML)、DLBCL、マントル細胞リンパ腫、非ホジキンリンパ腫(再発または難治性NHLおよび再発性濾胞を含む)、ホジキンリンパ腫または多発性骨髄腫)、肉腫およびその遠隔転移が挙げられる。
一部の実施形態では、本発明の化合物を使用して処置可能な疾患および適応症は、これらに限定されないが、血液がん、肉腫、肺がん、消化器がん、泌尿生殖器がん、肝臓がん、骨がん、神経系がん、婦人科系のがんおよび皮膚がんが挙げられる。
例示的な血液がんとしては、リンパ腫および白血病、例えば、急性リンパ性白血病(ALL)、急性骨髄性白血病(AML)、急性前骨髄球性白血病(APL)、慢性リンパ性白血病(CLL)、慢性骨髄性白血病(CML)、びまん性大細胞型B細胞リンパ腫(DLBCL)、マントル細胞リンパ腫、非ホジキンリンパ腫(再発または難治性NHLおよび再発性濾胞を含む)、ホジキンリンパ腫、骨髄増殖性疾患(例えば、原発性骨髄線維症(PMF)、真性多血症(PV)、本態性血小板増加症(ET)、骨髄形成異常症候群(MDS)、T細胞急性リンパ腫(T-ALL)、多発性骨髄腫、皮膚T細胞リンパ腫、ワルデンシュトレームマクログロブリン血症(Macroglubulinemia)、ヘアリー細胞リンパ腫、慢性骨髄性リンパ腫およびバーキットリンパ腫が挙げられる。
例示的な肉腫としては、軟骨肉腫、ユーイング肉腫、骨肉腫、横紋筋肉腫、血管肉腫、線維肉腫、脂肪肉腫、粘液腫、横紋筋腫、横紋肉腫、線維腫、脂肪腫、過誤腫(harmatoma)およびテラトーマが挙げられる。
例示的な肺がんとしては、非小細胞肺がん(NSCLC)、小細胞肺がん、気管支原性肺癌(扁平上皮細胞、未分化小細胞、未分化大細胞、腺癌)、肺胞(細気管支)癌、気管支腺腫、軟骨様過誤腫および中皮腫が挙げられる。
例示的な消化器がんとしては、食道のがん(扁平上皮細胞癌、腺癌、平滑筋肉腫、リンパ腫)、胃(癌腫、リンパ腫、平滑筋肉腫)、膵臓(管状腺癌、インスリノーマ、グルカゴノーマ、ガストリノーマ、カルチノイド腫瘍、ビポーマ)、小腸(腺癌、リンパ腫、カルチノイド腫瘍、カポジ肉腫、平滑筋腫、血管腫、脂肪腫、神経線維腫、線維腫)、大腸(腺癌、管状腺腫、絨毛腺腫、過誤腫、平滑筋腫)、および結腸直腸がんが挙げられる。
例示的な泌尿生殖器がんとしては、腎臓のがん(腺癌、ウィルムス腫瘍[腎芽腫])、膀胱および尿道(扁平上皮細胞癌、移行上皮癌、腺癌)、前立腺(腺癌、肉腫)、ならびに精巣(精上皮腫,、テラトーマ、胚性癌腫、奇形癌、絨毛癌、肉腫、間細胞癌、線維腫、線維腺腫、腺腫様腫瘍、脂肪腫)が挙げられる。
例示的な肝臓がんとしては、肝細胞腫(肝細胞癌)、胆管細胞癌、肝芽腫、血管肉腫、肝細胞腺腫および血管腫が挙げられる。
例示的な骨がんとしては、例えば、骨原性肉腫(骨肉腫)、線維肉腫、悪性線維性組織球腫、軟骨肉腫、ユーイング肉腫、悪性リンパ腫(細網細胞肉腫)、多発性骨髄腫、悪性巨細胞腫瘍、脊索腫、骨軟骨腫(osteochronfroma)(骨軟骨性外骨症)、良性軟骨腫、軟骨芽細胞腫、軟骨筋線維腫(chondromyxofibroma)、類骨骨腫および巨細胞腫瘍が挙げられる。
例示的な神経系がんとしては、頭蓋骨のがん(骨腫、血管腫、肉芽腫、黄色腫、変形性骨炎)、髄膜(髄膜腫、髄膜肉腫、神経膠腫)、脳(星状細胞腫、髄芽腫(meduoblastoma)、神経膠腫、上衣腫、胚細胞腫(松果体腫)、神経膠芽腫、多形神経膠芽腫、乏突起神経膠腫、シュワン腫、網膜芽細胞腫、先天性腫瘍)および脊髄(神経線維腫、髄膜腫、神経膠腫、肉腫)、ならびに神経芽細胞腫およびレルミット・デュクロ病が挙げられる。
例示的な婦人科系のがんとしては、子宮のがん(子宮内膜癌)、子宮頸(子宮頸癌、腫瘍前子宮頸部異形成)、卵巣(卵巣癌(漿液性嚢胞腺癌、粘液性嚢胞腺癌、未分類の癌腫)、顆粒膜細胞腫、セルトリ・ライディッヒ細胞腫、未分化胚細胞腫、悪性テラトーマ)、外陰(扁平上皮細胞癌、上皮内癌、腺癌、線維肉腫、黒色腫)、膣(明細胞癌、扁平上皮細胞癌、ブドウ状横紋筋肉腫(胚性横紋筋肉腫)およびファロピウス管(癌腫)が挙げられる。
例示的な皮膚がんとしては、黒色腫、基底細胞癌、扁平上皮細胞癌、カポジ肉腫、メルケル細胞皮膚がん、ほくろ異形成母斑、脂肪腫、血管腫、皮膚線維腫およびケロイドが挙げられる。一部の実施形態では、本発明の化合物を使用して処置可能な疾患および適応症として、これらに限定されないが、鎌状赤血球症(例えば、鎌状赤血球貧血)、トリプルネガティブ乳がん(TNBC)、骨髄異形成症候群、精巣がん、胆管がん、食道がんおよび尿路上皮癌が挙げられる。
例示的な頭頚部がんとしては、神経膠芽腫、黒色腫、横紋肉腫、リンパ肉腫、骨肉腫、扁平上皮細胞癌、腺癌、口腔がん、喉頭がん、上咽頭がん、鼻腔および副鼻腔がん、ならびに甲状腺および副甲状腺がんが挙げられる。
一部の実施形態では、主題のHPK1阻害剤は、PGE2(例えば、Cox-2過剰発現腫瘍)および/またはアデノシン(CD73およびCD39過剰発現腫瘍)を産生する腫瘍を処置するために使用され得る。Cox-2の過剰発現は、結腸直腸、乳、膵臓および肺がんなどの多数の腫瘍で検出されており、これは、不良な予後と相関する。COX-2の過剰発現は、RAJI(バーキットリンパ腫)およびU937(急性前単球白血病)などの血液がんモデル、ならびに患者の芽細胞において報告されている。CD73は、結腸、肺、膵臓および卵巣を含む種々のヒト癌において上方制御される。CD73のより高い発現レベルは、腫瘍血管新生、浸潤性および転移、ならびに乳がんのより短い患者生存時間と関連している。
処置可能な乳がんの例としては、これらに限定されないが、トリプルネガティブ乳がん、浸潤性乳管癌、浸潤性小葉癌、in situの乳管癌およびin situの小葉癌が挙げられる。
呼吸器のがんの例としては、これらに限定されないが、小細胞および非小細胞肺癌、ならびに気管支腺腫および胸膜肺芽腫が挙げられる。
処置可能な脳がんの例としては、これらに限定されないが、脳幹および視床下部(hypophtalmic)神経膠腫、小脳および大脳星状細胞腫、神経膠芽腫、髄芽腫、上衣腫、ならびに神経外胚葉および松果体腫瘍が挙げられる。
男性生殖器の処置可能な腫瘍としては、これらに限定されないが、前立腺および精巣がんが挙げられる。
女性生殖器の処置可能な腫瘍としては、これらに限定されないが、子宮内膜、子宮頸、卵巣、膣および外陰がん、ならびに子宮の肉腫が挙げられる。
処置可能な卵巣がんとしては、これらに限定されないが、漿液性腫瘍、子宮内膜性腫瘍、粘液性嚢胞腺癌、顆粒膜細胞腫、セルトリ・ライディッヒ細胞腫および男性胚細胞腫が挙げられる。
処置可能な子宮頸がんとしては、これらに限定されないが、扁平上皮細胞癌、腺癌、腺扁平上皮癌、小細胞癌、神経内分泌腫瘍、ガラス状細胞癌および絨毛腺腫癌が挙げられる。
消化管の処置可能な腫瘍としては、これらに限定されないが、肛門、結腸、結腸直腸、食道、胆嚢、胃、膵臓、直腸、小腸および唾液腺がんが挙げられる。
処置可能な食道がんとしては、これらに限定されないが、食道細胞癌および腺癌、ならびに扁平上皮細胞癌、平滑筋肉腫、悪性黒色腫、横紋筋肉腫およびリンパ腫が挙げられる。
処置可能な胃がんとしては、これらに限定されないが、腸型およびびまん型胃腺癌が挙げられる。
処置可能な膵臓がんとしては、これらに限定されないが、管状腺癌、腺扁平上皮癌および膵内分泌腫瘍が挙げられる。
泌尿器の処置可能な腫瘍としては、これらに限定されないが、膀胱、陰茎、腎臓、腎盂、尿管、尿道およびヒト乳頭状腎がんが挙げられる。
処置可能な腎臓がんとしては、これらに限定されないが、腎細胞癌、尿路上皮細胞癌、傍糸球体細胞腫(腎腫)、血管筋脂肪腫、腎膨大細胞腫、ベリーニ管癌、腎臓の明細胞肉腫、中胚葉腎腫およびウィルムス腫瘍が挙げられる。
処置可能な膀胱がんとしては、これらに限定されないが、移行上皮癌、扁平上皮細胞癌、腺癌、肉腫および小細胞癌が挙げられる。
処置可能な眼がんとしては、これらに限定されないが、眼球内黒色腫および網膜芽細胞腫が挙げられる。
処置可能な肝臓がんとしては、これらに限定されないが、肝細胞癌(線維層状変異体ありまたはなしの肝臓細胞癌腫)、胆管細胞癌(肝内胆管癌)および混合型肝細胞胆管癌が挙げられる。
処置可能な皮膚がんとしては、これらに限定されないが、扁平上皮細胞癌、カポジ肉腫、悪性黒色腫、メルケル細胞がんおよび非黒色腫皮膚がんが挙げられる。
処置可能な頭頚部がんとしては、これらに限定されないが、頭頚部の扁平上皮細胞がん、喉頭、下咽頭、鼻咽頭、中咽頭がん、唾液腺がん、口唇および口腔がん、ならびに扁平上皮細胞が挙げられる。
処置可能なリンパ腫としては、これらに限定されないが、AIDS関連リンパ腫、非ホジキンリンパ腫、皮膚T細胞リンパ腫、バーキットリンパ腫、ホジキン病および中枢神経系のリンパ腫が挙げられる。
処置可能な肉腫としては、これらに限定されないが、軟部組織の肉腫、骨肉腫、悪性線維性組織球腫、リンパ肉腫および横紋筋肉腫が挙げられる。
処置可能な白血病としては、これらに限定されないが、急性骨髄性白血病、急性リンパ性(ymphoblastic)白血病、慢性リンパ性白血病、慢性骨髄性白血病およびヘアリー細胞白血病が挙げられる。
ある特定の実施形態では、本発明の化合物は、MAP4K1が関与する様々な他の障害、例えば、心血管および肺疾患を処置するために使用され得る。
ある特定の実施形態では、本発明の化合物は、心血管、炎症性および線維性障害、腎障害、特に急性および慢性腎機能不全(renal insufficiency)、ならびにまた急性および慢性腎不全(renal failure)の処置および/または予防のための医薬として使用され得る。
ここで、用語「腎機能不全」は、腎機能不全の急性および慢性症状の両方を含み、また基礎的なまたは関連する腎障害、例えば、糖尿病性および非糖尿病性腎症、高血圧性腎症、虚血性腎障害、腎低灌流、透析による低血圧、閉塞性尿路疾患、腎狭窄、糸球体症、糸球体腎炎(例えば、原発性糸球体腎炎;微小変化型糸球体腎炎(リポイドネフローゼ);膜性糸球体腎炎;巣状分節性糸球体硬化症(FSGS);膜性増殖性糸球体腎炎;半月体形成性糸球体腎炎;メサンギウム増殖性糸球体腎炎(IgA腎炎、ベルジェ病);感染後糸球体腎炎;続発性糸球体腎炎)、糖尿病、エリテマトーデス、アミロイドーシス、グッドパスチャー症候群、ウェゲナー肉芽腫症、ヘノッホ・シェーンライン紫斑病、顕微鏡的多発血管炎、急性糸球体腎炎、腎盂腎炎(例えば、尿路結石、良性の前立腺肥大、糖尿病、形成異常、鎮痛剤の乱用、クローン病の結果として生じたもの)、糸球体硬化症、腎臓の細動脈壊死、尿細管間質性疾患、腎障害、例えば、原発性および先天性または後天性腎障害、アルポート症候群、腎炎、免疫的腎障害、例えば、腎移植拒絶反応および免疫複合体により誘発された腎障害、有害物質によって誘発された腎症、造影剤によって誘発された腎症、糖尿病性および非糖尿病性腎症、腎嚢胞、腎硬化症、高血圧性腎硬化症およびネフローゼ症候群を含み、これは、診断により、例えば、クレアチニンおよび/もしくは水分排泄の異常な低下、尿素、窒素、カリウムおよび/もしくはクレアチニンの血中濃度の異常な上昇、腎臓酵素、例えばグルタミル合成酵素の活性の変化、尿浸透圧もしくは尿量の変化、高ミクロアルブミン尿、顕性アルブミン尿、糸球体および小動脈の病変、尿管拡張、高リン酸塩血症ならびに/または透析の必要性により特徴付けられ得る。
ある特定の実施形態では、本発明の化合物は、腎機能不全の後遺症、例えば、肺水腫、心不全、尿毒症、貧血症、電解質異常(例えば、高カリウム血症(hypercalemia)、低ナトリウム血症)、ならびに骨および糖代謝の乱れの処置および/または予防に使用され得る。
ある特定の実施形態では、本発明の化合物は、腎機能不全の後遺症、例えば、肺水腫、心不全、尿毒症、貧血症、電解質異常(例えば、高カリウム血症、低ナトリウム血症)、ならびに骨および糖代謝の乱れの処置および/または防止に使用され得る。
ある特定の実施形態では、本発明の化合物は、多発性嚢胞腎疾患(PCKD)および不適切ADH分泌(SIADH)症候群の処置および/または防止にさらに好適である。
ある特定の実施形態では、本発明の化合物はまた、メタボリック症候群、高血圧、抵抗性高血圧、急性および慢性心不全、冠動脈性心疾患、安定および不安定狭心症、末梢および心血管障害、不整脈、心房性および心室性不整脈および伝達障害、例えば、房室ブロックl~lll度(ABブロックl~lll)、上室性頻脈性不整脈、心房細動、心房粗動、心室細動、心室粗動、心室性頻脈性不整脈、多形性心室頻拍、心房性および心室性期外収縮、AV接合部期外収縮、洞不全症候群、卒倒、AV結節リエントリー性頻拍、ウォルフ・パーキンソン・ホワイト症候群、急性冠動脈症候群(ACS)、自己免疫心臓障害(心膜炎、心内膜炎、弁膜炎(valvolitis)、大動脈炎、心筋症)、ショック、例えば、心原性ショック、敗血症性ショックおよびアナフィラキシーショック、動脈瘤、ボクサー心筋症(心室性期外収縮(PVC))の処置および/または予防、血栓塞栓性障害および虚血、例えば、心筋虚血、心筋梗塞、卒中、心肥大、一過性の虚血発作、炎症性心血管障害、冠動脈および末梢動脈のけいれん、浮腫形成、例えば、肺水腫、脳浮腫、腎性浮腫または心不全によって引き起こされた浮腫、末梢循環障害、再灌流障害、動脈および静脈血栓、心筋不全、内皮機能障害の処置および/または予防、例えば、血栓溶解治療、経皮的血管形成術(PTA)、経皮的冠動脈形成術(PTCA)、心臓移植およびバイパス術の後の再狭窄、ならびにまた、微小および大血管損傷(血管炎)、高レベルのフィブリノーゲンおよび低密度リポタンパク質(LDL)および高濃度のプラスミノーゲン活性化因子阻害因子1(PAI-1)の防止、ならびにまた勃起不全および女性性機能不全の処置および/または予防に好適である。
ある特定の実施形態では、本発明の化合物はまた、喘息障害、肺動脈性肺高血圧症(PAH)および左心疾患、HIV、鎌状赤血球貧血、血栓塞栓症(CTEPH)、サルコイドーシス、COPDまたは肺線維症関連肺高血圧を含む肺高血圧(PH)の他の形態、慢性閉塞性肺疾患(COPD)、急性呼吸促迫症候群(ARDS)、急性肺傷害(ALI)、アルファ-1-アンチトリプシン欠乏(AATD)、肺線維症、肺気腫(例えば、タバコの煙によって誘発された肺気腫)および嚢胞性繊維症(CF)の処置および/または予防に好適である。
ある特定の実施形態では、本発明の化合物はまた、NO/cGMP系の乱れによって特徴付けられる中枢神経系障害の制御に有効である。本発明の化合物は、特に、環境/疾患/症候群、例えば、軽度の認知障害、年齢に関連する学習および記憶障害、年齢に関連する記憶喪失、血管性認知症、頭蓋脳外傷、卒中、卒中後に生じる痴呆(卒中後痴呆症)、外傷後頭蓋脳外傷、全般的な集中力の欠失、学習および記憶の問題を伴う小児の集中力の欠失、アルツハイマー病、レビー小体病、ピック症候群、パーキンソン病を含む前頭葉の退化による痴呆、皮質基底核変性、筋萎縮性側索硬化症(amyolateral sclerosis)(ALS)、ハンチントン病、髄鞘脱落、多発性硬化症、視床変性、クロイツフェルト・ヤコブ痴呆(Creutzfeld- Jacob dementia)、HIV痴呆、痴呆を伴う精神分裂病またはコルサコフ精神病による進行性痴呆に関連して生じるもののような認知障害後の知覚、集中力、学習または記憶を改善するのに特に好適である。
ある特定の実施形態では、本発明の化合物はまた、中枢神経系障害、例えば、不安、緊張および憂うつの状態、CNS関連性機能不全および睡眠障害の処置および/または予防、ならびに食物、刺激物および習慣性物質の摂取の病的な乱れを制御するのに好適である。
ある特定の実施形態では、本発明の化合物はさらにまた、脳血流を制御するのに好適であり、したがって、片頭痛を制御するのに効果的な作用剤を表す。
ある特定の実施形態では、本発明の化合物はまた、脳梗塞(脳卒中)の後遺症、例えば、卒中、脳虚血および頭蓋脳外傷の予防および制御に好適である。本発明による化合物は、同様に、疼痛および耳鳴の状態を制御するために使用され得る。
ある特定の実施形態では、本発明の化合物は、抗炎症作用を有し、したがって、敗血症(SIRS)、多臓器不全(MODS、MOF)、腎臓の炎症性障害、慢性腸炎症(IBD、クローン病、UC)、膵炎、腹膜炎、リウマチ性障害、炎症性皮膚障害、および炎症性眼障害の処置および/または予防のための抗炎症剤として使用され得る。
ある特定の実施形態では、本発明の化合物はまた、自己免疫疾患の処置および/または予防のために使用され得る。
ある特定の実施形態では、本発明の化合物はまた、内臓、例えば、肺、心臓、腎臓、骨髄および特に肝臓の線維性障害、ならびにまた皮膚の線維症および線維性眼障害の処置および/または予防に好適である。
本明細書で使用される場合、用語「線維性障害」は、特に、肝線維症、肝臓の硬変、肺線維症、心内膜心筋線維症、腎症、糸球体腎炎、間質性腎線維症、糖尿病、骨髄線維症および同様の線維性障害から生じる線維傷害、強皮症、斑状強皮症、ケロイド、肥厚性瘢痕(また外科手技後)、母斑、糖尿病性網膜症、増殖性硝子体網膜症(proliferative vitroretinopathy)および結合組織の障害(例えば、サルコイドーシス)を含む。
ある特定の実施形態では、本発明の化合物はまた、例えば、緑内障手術の結果としての術後の傷の制御に好適である。
ある特定の実施形態では、本発明の化合物はまた、老化および角化した皮膚に化粧用として使用できる。
ある特定の実施形態では、本発明の化合物は、肝炎、新生物、骨粗しょう症、緑内障および胃不全麻痺の処置および/または予防に好適である。
ある特定の実施形態では、本発明の化合物は、ウイルス感染(例えば、HIVおよびカポジ肉腫)、炎症性自己免疫疾患(例えば、大腸炎、関節炎、アルツハイマー病、糸球体腎炎および創傷治癒)、細菌、真菌および/または寄生虫感染;皮膚疾患(例えば、乾癬)、細胞数の増加によって特徴付けられる過形成に基づく疾患(例えば、線維芽細胞、肝細胞、骨および骨髄細胞、軟骨もしくは平滑筋細胞、または上皮細胞(例えば、子宮内膜増殖症));骨疾患、ならびに心血管疾患(例えば、再狭窄および肥大)の処置および/または予防に好適である。
別の実施形態では、本発明の化合物はまた、女性における子宮類線維症(子宮平滑筋腫または子宮筋腫)を処置または防止するために使用され得る。子宮類線維症は、子宮の平滑筋層である子宮筋の良性の腫瘍である。子宮類線維症は、女性の一生にわたってゆっくりと成長し、その成長は、女性ホルモンであるエストラジオールおよびプロゲステロンに依存する。したがって、白人およびアフリカ系アメリカ人女性においてそれぞれおよそ70%および>80%の子宮類線維症の最高有病率が、35歳から、ホルモンレベルの低下に起因して退縮する閉経期までにおいて見られる。白人およびアフリカ系アメリカ人女性のそれぞれおよそ30%および45%は、線維症に起因する臨床的に関連する徴候として、月経周期に関連する重度の月経出血および疼痛を示す(Davidら、Eur J Obstet Gynecol Reprod Biol.199:137~140、2016)これに関して重度の月経周期は、月経出血期間における80mL超の失血によって定義される。子宮類線維症の粘膜下の位置、例えば、子宮内膜の直下に位置するものは、子宮出血に対してさらにより重度の作用を有するようであり、これにより、罹患女性は貧血を生じ得る。さらに、子宮類線維症は、その徴候に関して、罹患女性の生活の質に深刻な影響を及ぼす。
ある特定の実施形態では、本発明の化合物は、慢性腎障害、急性および慢性腎機能不全、糖尿病、炎症性または高血圧性腎症(nephropaties)、線維性障害、心機能不全、狭心症、高血圧、肺高血圧、虚血、血管障害、血栓塞栓性障害、動脈硬化症、鎌状赤血球貧血、勃起不全、良性前立腺肥大症、良性前立腺肥大症に関連する排尿障害、ハンチントン、認知症、アルツハイマーおよびクロイツフェルト・ヤコブの処置および/または予防に有用である。
本発明は、慢性腎障害、急性および慢性腎機能不全、糖尿病、炎症性または高血圧性腎症(nephropaties)、線維性障害、心機能不全、狭心症、高血圧、肺高血圧、虚血、血管障害、血栓塞栓性障害、動脈硬化症、鎌状赤血球貧血、勃起不全、良性前立腺肥大症、良性前立腺肥大症に関連する排尿障害、ハンチントン、認知症、アルツハイマーおよびクロイツフェルト・ヤコブの処置および/または予防のための方法を提供する。
本発明は、障害、特に上で挙げた障害の処置および/または予防のための本発明による化合物の使用をさらに提供する。
本発明は、障害、特に上で挙げた障害の処置および/または予防のための方法であって、有効量の、本発明による化合物のうちの少なくとも1種を使用する方法をさらに提供する。
したがって、本発明の化合物は、腫瘍成長の低減および調節不全免疫応答の調整のための外因性および/または内因性リガンドを活性化させて、例えば、がんおよびがん免疫治療の文脈において、免疫抑制を遮断し、免疫細胞活性化および浸潤を増加させることによって、MAP4K1活性を阻害、遮断、低減または低下するために利用できる。この方法は、ヒトを含むそれを必要とする哺乳動物に、障害を処置するのに有効である、ある量の本発明の化合物、またはその薬学的に許容される塩、異性体、多形、代謝産物、水和物、溶媒和物もしくはエステルを投与するステップを含む。
本発明はまた、MAP4K1が関与する様々な他の障害、例えば、これらに限定されないが、調節不全免疫応答、炎症、感染症&がんのワクチン接種、ウイルス感染、肥満および食事性肥満、代謝障害、脂肪肝ならびに子宮類線維症による障害を処置する方法を提供する。これらの障害は、ヒトにおいて十分特徴付けられているが、また、他の哺乳動物においても同様の病因で存在し、本発明の医薬組成物を投与することによって処置できる。
5.併用療法
本発明の化合物は、主題化合物により処置可能な疾患または適応症を処置するのに好適な1種または複数の追加の/2次治療剤との併用療法で使用され得る。
したがって、ある特定の実施形態では、例えば、本発明の化合物を使用する本発明の方法は、それを必要とする対象にさらなる治療剤を投与するステップを含み得る。さらなる治療剤は、(i)NF-κB経路の成分であってもなくてもよい免疫系チェックポイントを遮断もしくは阻害する免疫調節剤、および/または(ii)免疫エフェクター応答を直接刺激する作用剤、例えばサイトカイン、もしくは腫瘍特異的養子移入T細胞集団、もしくは腫瘍細胞が発現するタンパク質に特異的な抗体;および/または(iii)腫瘍抗原もしくはその免疫原性断片を含む組成物;および/または(iv)化学療法剤であり得る。
ある特定の実施形態では、第2の治療剤は、PI3K-AKT-mTOR経路の阻害剤、Raf-MAPK経路の阻害剤、JAK-STAT経路の阻害剤、ベータカテニン経路の阻害剤、notch経路の阻害剤、ヘッジホッグ経路の阻害剤、Pimキナーゼの阻害剤、ならびに/またはタンパク質シャペロンおよび細胞周期進行の阻害剤を含む。ある特定の実施形態では、本発明の併用療法は、細胞集団において生じる薬物耐性の可能性を低減し、および/または処置の毒性を低減する。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、がんの処置のための以下のキナーゼ、すなわち、Akt1、Akt2、Akt3、TGF-βΡν、PKA、PKG、PKC、CaM-キナーゼ、ホスホリラーゼキナーゼ、MEKK、ERK、MAPK、mTOR、EGFR、HER2、HER3、HER4、INS-R、IGF-1R、IR-R、PDGFαR、PDGFβR、CSFIR、KIT、FLK-II、KDR/FLK-1、FLK-4、flt-1、FGFR1、FGFR2、FGFR3、FGFR4、c-Met、Ron、Sea、TRKA、TRKB、TRKC、FLT3、VEGFR/Flt2、Flt4、EphAl、EphA2、EphA3、EphB2、EphB4、Tie2、Src、Fyn、Lck、Fgr、Btk、Fak、SYK、FRK、JAK、ABL、ALKおよびB-Rafのうちの1種または複数の阻害剤と併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、FGFR阻害剤(FGFR1、FGFR2、FGFR3またはFGFR4、例えば、AZD4547、BAY1187982、ARQ087、BGJ398、BIBF1120、TKI258、ルシタニブ、ドビチニブ、TAS-120、J J-42756493、Debiol347、INCB54828、INCB62079およびINCB63904)、JAK阻害剤(JAK1および/またはJAK2、例えば、ルキソリチニブ、バリシチニブまたはイタシチニブ(INCB39110))、IDO阻害剤(例えば、エパカドスタットおよびNLG919)、LSD1阻害剤(例えば、GSK2979552、INCB59872およびINCB60003)、TDO阻害剤、PI3K-デルタ阻害剤(例えば、INCB50797およびINCB50465)、PI3K-ガンマ阻害剤、例えば、PI3K-ガンマ選択的阻害剤、CSF1R阻害剤(例えば、PLX3397およびLY3022855)、TAM受容体チロシンキナーゼ(Tyro-3、AxlおよびMer)、アリール炭化水素受容体(AhR)調節剤(例えば、ラキニモド、アミノフラボン、CB7993113、CH223191、6,2’,4’-トリメトキシフラボン(TMF)、GNF351(N-(2-(1H-インドール-3-イル)エチル)-9-イソプロピル-2-(5-メチルピリジン-3-イル)-9H-プリン-6-アミン)、アミノフラボン、NKI150460、インドール-3-カルビノール、β-ナフトフラボンおよびその二量体、ジインドリルメタン(DIM)、4-ヒドロキシタモキシフェン、レフルノミド、ラロキシフェン、トラニラスト、フルタミド、メキシレチン、ニモジピン(nimodiphine)、オメプラゾール、スリンダク、トラニラスト、ならびにTCDD(2,3,7,8-テトラクロロジベンゾ-p-ジオキシン))、血管新生阻害剤、インターロイキン受容体阻害剤、ブロモおよび特異的末端ファミリーメンバー阻害剤(例えば、ブロモドメイン阻害剤またはBET阻害剤、例えば、OTX015、CPI-0610、INCB54329およびINCB57643)、ならびにアデノシン受容体アンタゴニストまたはその組合せを含む、がんの処置のための阻害剤のうちの1種または複数と併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、HDACの阻害剤、例えば、パノビノスタットおよびボリノスタットと併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、c-Metの阻害剤、例えば、オナルツズマブ(onartumzumab)、チバンチニブ(tivantnib)およびカプマチニブ(INC-280)と併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、BTKの阻害剤、例えば、イブルチニブと併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、mTORの阻害剤、例えば、ラパマイシン、シロリムス、テムシロリムスおよびエベロリムスと併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、MEKの阻害剤、例えば、トラメチニブ、セルメチニブおよびGDC-0973と併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、Hsp90の阻害剤(例えば、タネスピマイシン)、サイクリン依存性キナーゼ(例えば、パルボシクリブ)、PARP(例えば、オラパリブ)、ならびにPimキナーゼ(LGH447、INCB053914およびSGI-1776)と併用され得る。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、DNAセンサーのアゴニスト(c-GAS)および/またはその下流アダプタータンパク質STINGと併用され得る。
cGAS(環式GMP-AMPシンターゼ)-STING(Stimulator of Interferon Genes)経路は、サイトゾルDNAの存在を検出し、応答時、炎症性遺伝子の発現を引き起こすように機能し、これにより老化または防御機構の活性化をもたらし得る、自然免疫系の成分である。通常の核局在化からサイトゾルへのDNAの局在化は、腫瘍形成またはウイルス感染に関連する。cGASは、サイトゾルにおいて見出され、サイトゾルDNAに直接結合すると、cGASは二量体を形成して、ATPおよびGTPからの2’3’-cGAMPの生成を触媒する。生じたcGAMPは、次いで、STINGと結合し、転写因子IRF3の活性化を引き起こす第2のメッセンジャーとして作用する。IRF3の活性化により、1型IFN-βが転写され、多数の下流の標的遺伝子が、多様な生物学的応答、例えば、ウイルス応答、腫瘍監視、自己免疫および細胞性老化を開始する。多くの腫瘍細胞では、構成的に活性なDNA損傷応答は、核外DNAの蓄積およびcGAS/STING経路の活性化につながる。リンパ腫細胞において、NKG2DリガンドであるRae1は、STING/IRF3依存式に上方制御されて、NK-媒介腫瘍クリアランスを助けたことが示されている。樹状細胞などの抗原提示細胞におけるc-GAS-STING経路の活性化は、その機能を強化し、抗腫瘍免疫をブースとすることが示されている。
ある特定の実施形態では、本発明のHPK1阻害剤化合物は、1種または複数の免疫チェックポイント阻害剤と併用され得る。
エフェクターT細胞の活性化は、通常、MHC複合体により提示されるTCR認識抗原ペプチドによって引き起こされる。達成される活性化の種類およびレベルは、次いで、エフェクターT細胞応答を刺激するシグナルと、阻害するシグナルとの間のバランスにより決定される。「免疫系チェックポイント」は、本明細書において、エフェクターT細胞応答の阻害に利益となるようにバランスを変更する任意の分子相互作用をいうために使用される。つまり、生じると、エフェクターT細胞の活性化を負に調節する分子相互作用である。そのような相互作用は、阻害シグナルをエフェクターT細胞に伝達するリガンドと細胞表面受容体との間の相互作用などの直接的なものであり得る。または、相互作用は、そうでなければ活性シグナルをエフェクターT細胞に伝達するリガンドと細胞表面受容体との間の相互作用の遮断もしくは阻害、または阻害分子もしくは細胞の上方制御を促進する相互作用、またはエフェクターT細胞が必要とする代謝産物の酵素による枯渇、またはその任意の組合せなどの間接的なものであり得る。
免疫系チェックポイントの例としては、a)インドールアミン2,3-ジオキシゲナーゼ(IDO1)とその基質との間の相互作用;b)PD1とPD-L1および/またはPD1とPD-L2との間の相互作用;c)CTLA-4とCD86および/またはCTLA-4とCD80との間の相互作用;d)B7-H3および/またはB7-H4とそのそれぞれのリガンドとの間の相互作用;e)HVEMとBTLAとの間の相互作用;f)GAL9とTIM3との間の相互作用;g)MHCクラスIまたはIIとLAG3との間の相互作用;ならびにh)MHCクラスIまたはIIとKIRとの間の相互作用;i)OX40(CD134)とOX40L(CD252)との間の相互作用;j)CD40とCD40L(CD154)との間の相互作用;k)4-1BB(CD137)と4-1BBLを含むリガンドとの間の相互作用;l)GITRとGITRLを含むリガンドとの間の相互作用が挙げられる。
例示的な免疫チェックポイント阻害剤としては、免疫チェックポイント分子、例えば、CD20、CD27、CD28、CD39、CD40、CD122、CD96、CD73、CD47、OX40、GITR、CSF1R、JAK、PI3Kデルタ、PI3Kガンマ、TAM、アルギナーゼ、CD137(4-1BBとしても公知)、ICOS、A2AR、B7-H3、B7-H4、BTLA、CTLA-4、LAG3、TIM3、VISTA、PD-1、PD-L1およびPD-L2に対する阻害剤が挙げられる。
本発明の目的のための代表的なチェックポイントは、チェックポイント(b)、すなわち、PD1とそのリガンドPD-L1およびPD-L2いずれかとの間の相互作用である。PD1は、エフェクターT細胞において発現する。いずれかのリガンドとの係合の結果、活性化を下方制御するシグナルが生じる。リガンドは、一部の腫瘍により発現する。特にPD-L1は、黒色腫を含む多くの固形腫瘍により発現する。これらの腫瘍は、したがって、T細胞での阻害PD-1受容体の活性化による免疫媒介抗腫瘍作用を下方制御し得る。PD1とそのリガンドの一方または両方との相互作用を遮断することにより、免疫応答のチェックポイントが除去され、抗腫瘍T細胞応答の増加がもたらされ得る。したがって、PD1およびそのリガンドは、本発明の方法における標的であり得る免疫系チェックポイントの成分の例である。
本発明の目的のための別のチェックポイントは、チェックポイント(c)、すなわち、T細胞受容体CTLA-4とそのリガンドであるB7タンパク質(B7-1およびB7-2)との間の相互作用である。CTLA-4は、通常、初期活性化後、T細胞表面で上方制御され、リガンド結合の結果、さらなる/連続活性化を阻害するシグナルが生じる。CTLA-4は、B7タンパク質への結合に関して、やはりT細胞表面で発現するが、活性化を上方制御する受容体CD28と競合する。したがって、B7タンパク質とのCTLA-4相互作用を遮断するが、B7タンパク質とのCD28相互作用は遮断しないことで、正常な免疫応答のチェックポイントの1つが除去され、抗腫瘍T細胞応答の増加がもたらされ得る。したがって、CTLA-4およびそのリガンドは、本発明の方法における標的であり得る免疫系チェックポイントの成分の例である。
一部の実施形態では、免疫チェックポイント分子は、CD27、CD28、CD40、ICOS、OX40、GITRおよびCD137から選択される刺激チェックポイント分子である。
一部の実施形態では、免疫チェックポイント分子は、A2AR、B7-H3、B7-H4、BTLA、CTLA-4、IDO、KIR、LAG3、PD-1、HΜ3およびVISTAから選択される阻害チェックポイント分子である。
一部の実施形態では、本明細書で提供される化合物は、KIR阻害剤、TIGIT阻害剤、LAIR1阻害剤、CD160阻害剤、2B4阻害剤およびTGFRベータ阻害剤から選択される1種または複数の作用剤と組み合わせて使用され得る。
一部の実施形態では、本明細書で提供される化合物は、典型的には、低有機分子である、低分子阻害剤(SMI)である免疫チェックポイント阻害剤と組み合わせて使用され得る。例えば、ある特定の実施形態では、IDO1の阻害剤は、エパカドスタット(INCB24360)、インドキシモッド(Indoximod)、GDC-0919(NLG919)およびF001287を含む。IDO1の他の阻害剤としては、1-メチルトリプトファン(1MT)が挙げられる。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、「免疫調節剤」としても公知であり、これには、対象に投与された場合に、免疫系チェックポイントの作用を遮断または阻害して、対象における免疫エフェクター応答、典型的には、抗腫瘍T細胞エフェクター応答を含んでもよいT細胞エフェクター応答を上方制御する任意の作用剤が含まれる。
本発明の方法において使用される免疫調節剤は、上記の免疫系チェックポイントのいずれかを遮断または阻害し得る。作用剤は、抗体、または上記遮断もしくは阻害をもたらす任意の他の好適な作用剤であってもよい。したがって、作用剤は、一般に、上記チェックポイントの阻害剤と呼ばれる。
本明細書で使用される場合、「抗体」は、全抗体および任意の抗原結合性断片(すなわち、「抗原結合性部分」)またその一本鎖を含む。抗体は、ポリクローナル抗体であってもモノクローナル抗体であってもよく、任意の好適な方法により産生され得る。抗体の用語「抗原結合性部分」に包含される結合性断片の例としては、Fab断片、F(ab’)2断片、Fab’断片、Fd断片、Fv断片、dAb断片および単離相補性決定領域(CDR)が挙げられる。scFvなどの一本鎖抗体、ならびにVHHおよびラクダ抗体などの重鎖抗体もまた、抗体の用語「抗原結合性部分」に包含されることが意図される。
ある特定の実施形態では、本発明のHPK1阻害剤と共に使用される免疫調節剤は、抗PD1抗体、抗PD-Ll抗体または抗CTLA-4抗体である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、PD-1の阻害剤、例えば、抗PD-1モノクローナル抗体である。一部の実施形態では、抗PD-1モノクローナル抗体は、ニボルマブ(MDX-1106)、ペンブロリズマブ(Merck3475またはランブロリズマブ)、ピディリズマブ(CT-011)、チスレリズマブ(BGB-A317)、カムレリズマブ(SHR-1210)、スパルタリズマブ(PDR001)またはAMP-514(MEDI0680)である。一部の実施形態では、抗PD-1モノクローナル抗体は、ニボルマブまたはペンブロリズマブである。一部の実施形態では、抗PD1抗体はペンブロリズマブである。一部の実施形態では、抗PD-1抗体は、カムレリズマブ(SHR-1210)である。ある特定の実施形態では、PD-1の阻害剤は、AMP-224(PD-1に結合するPD-L2 Fc融合タンパク質)またはAUNP-12(抗PD-1ペプチド)である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、PD-L1の阻害剤、例えば、抗PD-L1モノクローナル抗体である。一部の実施形態では、抗PD-L1モノクローナル抗体は、BMS-935559、BMS-936559(MDX-1105)、MEDI-4736(デュルバルマブ)、MPDL3280A(RG7446としても公知)、YW243.55.S70(HPAB-0381-WJ)またはMSB0010718Cである。一部の実施形態では、抗PD-L1モノクローナル抗体は、MPDL3280AまたはMEDI-4736である。ある特定の実施形態では、抗PD-L1抗体は、アテゾリズマブ、アベルマブ、デュルバルマブまたはMEDI-4736およびMPDL3280Aを含む。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、CTLA-4の阻害剤、例えば、抗CTLA-4抗体である。一部の実施形態では、抗CTLA-4抗体は、イピリムマブ、トレメリムマブまたはWO2014/207063(参照により本明細書に組み込まれる)に開示される抗体の任意のものである。他の分子としては、ポリペプチド、または可溶性変異体CD86ポリペプチドが挙げられる。ある特定の実施形態では、抗体はイピリムマブ(Ipilumumab)である。
ある特定の実施形態では、免疫チェックポイント分子の阻害剤は、本明細書に記載の調節剤のうちの2種以上の組合せ、例えば、2種以上の異なる標的(例えば、PD-1、PD-L1およびPD-L2)を標的とする組合せである。例示的な組合せとしては、α-PD-1およびα-PD-L1;α-CTLA-4、α-PD-L1およびα-CD20などが挙げられる。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、ウトミルマブを含む、4-1BBとそのリガンドとの間の相互作用を遮断または阻害する抗体である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、CSFIRの阻害剤、例えば、抗CSF1R抗体である。一部の実施形態では、抗CSF1R抗体は、IMC-CS4またはRG7155である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、LAG3の阻害剤、例えば、抗LAG3抗体である。一部の実施形態では、抗LAG3抗体は、BMS-986016、LAG525、IMP321またはGSK2831781である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、GITRの阻害剤、例えば、抗GITR抗体である。一部の実施形態では、抗GITR抗体は、TRX518、MK-4166、MK1248、BMS-986156、MEDI1873またはGWN323である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、OX40の阻害剤、例えば、抗OX40抗体またはOX40L融合タンパク質である。一部の実施形態では、抗OX40抗体は、MEDI0562、MEDI6469、MOXR0916、PF-04518600またはGSK3174998である。一部の実施形態では、OX40L融合タンパク質は、MEDI6383である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、TIM3の阻害剤、例えば、抗TIM3抗体である。一部の実施形態では、抗TIM3抗体はMBG-453である。
一部の実施形態では、免疫チェックポイント分子の阻害剤は、CD20の阻害剤、例えば、抗CD20抗体である。一部の実施形態では、抗CD20抗体は、オビヌツズマブまたはリツキシマブである。
一部の実施形態では、本発明の化合物は、1種または複数の代謝酵素阻害剤と組み合わせて使用され得る。一部の実施形態では、代謝酵素阻害剤は、IDO1、TDOまたはアルギナーゼの阻害剤である。IDO1阻害剤の例としては、エパカドスタットおよびNGL919が挙げられる。アルギナーゼ阻害剤の例は、CB-1158である。
一部の実施形態では、本発明の化合物は、二特異性抗体と組み合わせて使用され得る。一部の実施形態では、二特異性抗体のドメインの1つは、PD-1、PD-L1、CTLA-4、GITR、OX40、TIM3、LAG3、CD137、ICOS、CD3またはTGFβ受容体を標的とする。
一部の実施形態では、本発明の化合物は、がんなどの疾患の処置のための1種または複数の作用剤と組み合わせて使用され得る。一部の実施形態では、作用剤は、アルキル化剤、プロテアソーム阻害剤、コルチコステロイドまたは免疫調節剤である。アルキル化剤の例としては、ベンダムスチン、ナイトロジェンマスタード、エチレンアミン誘導体、アルキルスルホネート、ニトロソウレアおよびトリアゼン、ウラシルマスタード、クロルメチン、シクロホスファミド(Cytoxan(商標))、イホスファミド、メルファラン、クロラムブシル、ピポブロマン、トリエチレン-メラミン、トリエチレンチオホスホラミン、ブスルファン、カルムスチン、ロムスチン、ストレプトゾシン、ダカルバジンおよびテモゾロミドが挙げられる。一部の実施形態では、プロテアソーム阻害剤はカーフィルゾミブである。一部の実施形態では、コルチコステロイドはデキサメタゾン(DEX)である。一部の実施形態では、免疫調節剤は、レナリドミド(LEN)またはポマリドミド(POM)である。
本開示の化合物は、さらに、例えば、化学療法、放射線療法、腫瘍標的化治療、アジュバント治療、免疫療法または手術による、がんを処置する他の方法と組み合わせて使用できる。免疫療法の例としては、サイトカイン処置(例えば、インターフェロン、GM-CSF、G-CSF、IL-2)、CRS-207免疫療法、がんワクチン、モノクローナル抗体、養子T細胞移入、腫瘍溶解性ウイルス療法およびサリドマイドまたはJAK1/2阻害剤などを含む免疫調節低分子が挙げられる。
本発明の化合物は、化学療法薬などの1種または複数の抗がん薬物と組み合わせて投与できる。化学療法薬の例としては、アバレリックス、アビラテロン、アファチニブ、アフリベルセプト、アルデスロイキン、アレムツズマブ、アリトレチノイン、アロプリノール、アルトレタミン、アナストロゾール、三酸化ヒ素、アスパラギナーゼ、アキシチニブ、アザシチジン、ベバシズマブ、ベキサロテン、バリシチニブ、ビカルタミド、ブレオマイシン、ボルテゾミブ(bortezombi)、ボルテゾミブ、ブリバニブ、ブパリシブ、ブスルファン静脈内、ブスルファン経口、カルステロン、カペシタビン、カルボプラチン、カルムスチン、セジラニブ、セツキシマブ、クロラムブシル、シスプラチン、クラドリビン、クロファラビン、クリゾチニブ、シクロホスファミド、シタラビン、ダカルバジン、ダコミチニブ、ダクチノマイシン、ダルテパリンナトリウム、ダサチニブ、ダクチノマイシン、ダウノルビシン、デシタビン、デガレリクス、デニロイキン、デニロイキンディフティトックス、デオキシコホルマイシン、デクスラゾキサン、ドセタキセル、ドキソルビシン、ドロロキサフィン(droloxafine)、プロピオン酸ドロモスタノロン、エクリズマブ、エンザルタミド、エピドフィロトキシン(epidophyllotoxin)、エピルビシン、エルロチニブ、エストラムスチン、リン酸エトポシド、エトポシド、エキセメスタン、クエン酸フェンタニル、フィルグラスチム、フロクスウリジン、フルダラビン、フルオロウラシル、フルタミド、フルベストラント、ゲフィチニブ、ゲムシタビン、ゲムツズマブオゾガマイシン、酢酸ゴセレリン、酢酸ヒストレリン、イブリツモマブチウキセタン、イダルビシン、イデラリシブ、イホスファミド、メシル酸イマチニブ、インターフェロンアルファ2a、イリノテカン、ジトシル酸ラパチニブ、レナリドミド、レトロゾール、ロイコボリン、酢酸リュープロリド、レバミソール、ロムスチン、メクロレタミン(meclorethamine)、酢酸メゲストロール、メルファラン、メルカプトプリン、メトトレキセート、メトキサレン、ミスラマイシン、マイトマイシンC、ミトタン、ミトキサントロン、フェンプロピオン酸ナンドロロン、ナベルビン(navelbene)、ネシツムマブ、ネララビン、ネラチニブ、ニロチニブ、ニルタミド、ノフェツモマブ、ゴセレリン(oserelin)、オキサリプラチン、パクリタキセル、パミドロネート、パニツムマブ、パゾパニブ、ペグアスパルガーゼ、ペグフィルグラスチム、ペメトレキセド二ナトリウム、ペントスタチン、ピララリシブ、ピポブロマン、プリカマイシン、ポナチニブ、プレドニゾン、プロカルバジン、キナクリン、ラスブリカーゼ、レゴラフェニブ、レロキサフィン(reloxafine)、リツキシマブ、ルキソリチニブ、ソラフェニブ、ストレプトゾシン、スニチニブ、マレイン酸スニチニブ、タモキシフェン、テガフール、テモゾロミド、テニポシド、テストラクトン、サリドマイド、チオグアニン、チオテパ、トポテカン、トレミフェン、トシツモマブ、トラスツズマブ、トレチノイン、トリプトレリン、ウラシルマスタード、バルルビシン、バンデタニブ、ビンブラスチン、ビンクリスチン、ビノレルビン、ボリノスタットおよびゾレドロネートのうちの任意のものが挙げられる。
他の抗がん剤としては、抗体療法薬、例えば、トラスツズマブ(ハーセプチン)、共刺激分子に対する抗体、例えば、CTLA-4(例えば、イピリムマブもしくはトレメリムマブ)、4-1BB、PD-1およびPD-L1に対する抗体、またはサイトカイン(IL-10、TGF-βなど)に対する抗体が挙げられる。がんまたは感染、例えばウイルス、細菌、真菌および寄生中感染の処置のために本開示の化合物と併用され得るPD-1および/またはPD-L1に対する抗体の例としては、これらに限定されないが、ニボルマブ、ペンブロリズマブ、MPDL3280A、MEDI-4736およびSHR-1210が挙げられる。
他の抗がん剤としては、キナーゼ関連細胞増殖障害の阻害剤が挙げられる。これらのキナーゼとしては、これらに限定されないが、オーロラA、CDK1、CDK2、CDK3、CDK5、CDK7、CDK8、CDK9、エフリン受容体キナーゼ、CHK1、CHK2、SRC、Yes、Fyn、Lck、Fer、Fes、Syk、Itk、Bmx、GSK3、JNK、PAK1、PAK2、PAK3、PAK4、PDK1、PKA、PKC、RskおよびSGKが挙げられる。
他の抗がん剤としてはまた、免疫細胞遊走を遮断するもの、例えば、CCR2およびCCR4を含むケモカイン受容体のアンタゴニストが挙げられる。本開示の化合物は、さらに、1種または複数の抗炎症剤、ステロイド、免疫抑制剤または治療抗体と組み合わせて使用され得る。
一部の実施形態では、本発明の化合物は、免疫エフェクター応答を直接刺激するさらなる治療剤、例えば、サイトカイン、または腫瘍特異的養子移入T細胞集団、または腫瘍細胞が発現するタンパク質に特異的な抗体と組み合わせて使用され得る。
本明細書で使用される場合、「免疫エフェクター応答を直接刺激する作用剤」は、任意の好適な作用剤を意味するが、典型的には、サイトカインまたはケモカイン(またはそれらのいずれかの産生を刺激する作用剤)、腫瘍特異的養子移入T細胞集団、または腫瘍細胞が発現するタンパク質に特異的な抗体をいう。
サイトカインは、IFNα、ΙΡΝβ、IFNγおよびIFNAから選択されるインターフェロン、またはIL-2などのインターロイキンであり得る。ケモカインは、例えば、CXCL9、10および11から選択される炎症メディエーターであってもよく、これは、CXCR3を発現するT細胞を誘引する。サイトカインまたはケモカインの産生を刺激する作用剤は、ヒトへの投与に好適なアジュバントであり得る。一例は、カルメット・ゲラン桿菌(BCG)であり、これは、典型的には、膀胱がんの処置のために膀胱内(すなわち、尿道カテーテルにより)投与される。膀胱がんのためのBCGの典型的な投与量レジメンは、1週間に1回を6週間であるが、その安全性が長い間確認されていることを考慮し、それはまた、維持のために無期限で投与される。BCGは、膀胱がんへの免疫応答を刺激することが示されている。BCGはまた、典型的には皮内投与される場合、特に結腸がん用の腫瘍抗原を含む組成物(すなわち、がんワクチン)との組合せのアジュバントとして使用されている。BCGのそのような使用もまた、本発明において想定される。腫瘍特異的養子移入T細胞集団は、個体において腫瘍特異的T細胞集団のサイズを直接増加させ、任意の好適な手段で生成され得る。しかしながら、典型的には、その方法は、患者から得た腫瘍試料から腫瘍特異的T細胞を単離し、それらの細胞を選択的に培養した後、腫瘍特異的T細胞の増殖させた集団を患者に戻すことを含む。あるいは、腫瘍特異的T細胞集団は、T細胞受容体遺伝子座の遺伝子操作の後、変性細胞の増殖によって生成され得る。
腫瘍細胞が発現するタンパク質に特異的な抗体は、典型的には、腫瘍細胞に結合し、抗体依存細胞媒介細胞傷害性(ADCC)を介して細胞の破壊を促進することによって免疫活性を刺激する。この種類の抗体の例としては、抗CD20抗体、例えば、オファツムマブまたはリツキシマブ、および抗CD52抗体、例えば、アレムツズマブが挙げられる。
したがって、ある特定の例示的な実施形態では、本発明の化合物は、カルシニューリン阻害剤、例えば、シクロスポリンAまたはFK506;mTOR阻害剤、例えば、ラパマイシン、40-0-(2-ヒドロキシエチル)-ラパマイシン、バイオリムス-7またはバイオリムス-9;免疫抑制特性を有するアスコマイシン、例えば、ABT-281、ASM981;コルチコステロイド;シクロホスファミド;アザチオプレン;メトトレキセート;レフルノミド;ミゾリビン;ミコフェノール酸または塩;ミコフェノール酸モフェチル;IL-1β阻害剤と組み合わせて使用され得る。
別の実施形態では、本発明の化合物は、PI3キナーゼ阻害剤である共作用剤と併用される。
別の実施形態では、本発明の化合物は、BTK(ブルトンチロシンキナーゼ)に影響を及ぼす共作用剤と併用される。
腫瘍学的疾患の処置のために、本発明の化合物は、B細胞調節剤、例えば、リツキシマブ、BTKまたはSyk阻害剤、PKC、PI3キナーゼ、PDK、PIM、JAKおよびmTORの阻害剤、ならびにBH3模倣物と組み合わせて使用され得る。
一部の実施形態では、その塩を含む本発明の化合物は、別の免疫原性作用剤、例えば、がん性細胞、精製腫瘍抗原(組換えタンパク質、ペプチドおよび炭水化物分子を含む)、細胞および免疫刺激サイトカインをコードする遺伝子をトランスフェクトした細胞と併用され得る。使用され得る腫瘍ワクチンの非限定例としては、黒色腫抗原のペプチド、例えば、gp100、MAGE抗原、Trp-2、MARTIおよび/もしくはチロシナーゼのペプチド、またはサイトカインGM-CSFを発現するようにトランスフェクトした腫瘍細胞が挙げられる。
一部の実施形態では、本発明の化合物またはその塩はまた、がんの処置のためのワクチン接種プロトコールと組み合わせて使用され得る。一部の実施形態では、腫瘍細胞は、GM-CSFを発現するように形質導入される。一部の実施形態では、腫瘍ワクチンは、ヒトがんに関連するウイルス、例えば、ヒトパピローマウイルス(HPV)、肝炎ウイルス(HBVおよびHCV)、ならびにカポジヘルペス肉腫ウイルス(KHSV)由来のタンパク質を含む。一部の実施形態では、本開示の化合物は、腫瘍特異的抗原、例えば、腫瘍組織自体から単離されたヒートショックタンパク質と組み合わせて使用され得る。一部の実施形態では、本発明の化合物またはその塩は、強力な抗腫瘍応答を活性化する樹状細胞免疫化と併用され得る。
一部の実施形態では、本発明の化合物は、腫瘍細胞に対するFeαまたはFeγ受容体発現エフェクター細胞を標的とする二特異的大環状ペプチドと組み合わせて使用され得る。本発明の化合物はまた、宿主免疫応答性を活性化する大環状ペプチドとも併用できる。
一部の実施形態では、本発明の化合物は、造血性起源の種々の腫瘍の処置のために骨髄移植と組み合わせて使用され得る。
本発明の化合物と組み合わせて使用することが企図される好適な抗ウイルス剤は、ヌクレオシドおよびヌクレオチド逆転写酵素阻害剤(NRTI)、非ヌクレオシド逆転写酵素阻害剤(NNRTI)、プロテアーゼ阻害剤、ならびに他の抗ウイルス薬を含む。好適なNRTIの例としては、ジドブジン(AZT);ジダノシン(ddl);ザルシタビン(ddC);スタブジン(d4T);ラミブジン(3TC);アバカビル(1592U89);アデホビルピボキシル[ビス(POM)-PMEA];ロブカビル(BMS-180194);BCH-10652;エムトリシタビン(emitricitabine)[(-)-FTC];ベータ-L-FD4(ベータ-L-D4Cとも呼ばれ、ベータ-L-2’,3’-ジデオキシ-5-フルオロ-シチジン(beta-L-2’,3’-dicleoxy-5-fluoro-cytidene)と命名される);DAPD((-)-ベータ-D-2,6,-ジアミノ-プリンジオキソラン);およびロデノシン(FddA)が挙げられる。典型的な好適なNNRTIとしては、ネビラピン(BI-RG-587);デラビルジン(delaviradine)(BHAP、U-90152);エファビレンツ(DMP-266);PNU-142721;AG-1549;MKC-442(1-(エトキシ-メチル)-5-(1-メチルエチル)-6-(フェニルメチル)-(2,4(1H,3H)-ピリミジンジオン);ならびに(+)-カラノリドA(NSC-675451)およびBが挙げられる。典型的な好適なプロテアーゼ阻害剤としては、サキナビル(Ro31-8959);リトナビル(ABT-538);インジナビル(MK-639);ネルフィナビル(nelfnavir)(AG-1343);アンプレナビル(141W94);ラシナビル(lasinavir)(BMS-234475);DMP-450;BMS-2322623;ABT-378;およびAG-1549が挙げられる。他の抗ウイルス剤としては、ヒドロキシウレア、リバビリン、IL-2、IL-12、ペンタフシドおよびYissum Project No.11607が挙げられる。
本発明の方法において使用されるさらなる治療剤の多くは、静脈内、腹腔内またはデポー剤投与を必要とする生物学的製剤であり得ることが認識される。さらなる実施形態では、本発明の化合物は経口投与され、さらなる治療剤は、非経口、例えば、静脈内、腹腔内またはデポー剤として投与される。
本明細書に記載の併用療法の任意のものにおいて、2種以上の医薬品が患者に投与される場合、それらは、同時に、別々に、逐次、または組み合わせて(例えば、3種以上の作用剤の場合)投与されてもよい。
一実施形態では、本発明は、治療において同時に、別々にまたは逐次使用するための組合せ調製物として、本発明の化合物、例えば、主題化合物またはその任意のサブグループ、および少なくとも1種の他の治療剤を含む製品を提供する。組合せ調製物として提供される製品は、本発明の化合物もしくはその任意のサブグループおよび他の治療剤を、同じ医薬組成物中に一緒に、または主題化合物またはその任意のサブグループおよび他の治療剤を、別々の形態で、例えばキットの形態で含む組成物を含む。
一実施形態では、本発明は、2種以上の別々の医薬組成物を含むキットであって、その少なくとも1種は主題化合物を含有し、別のものは本明細書で論じた第2の治療剤を含有する、キットを提供する。一実施形態では、キットは、上記組成物を別々に保持する手段、例えば、容器、分割ボトルまたは分割箔包を含む。そのようなキットの例は、錠剤、カプセル剤などの包装に典型的に使用されるブリスターパックである。本発明のキットは、例えば、経口および非経口の異なる剤形を投与するため、別々の組成物を異なる投薬間隔で投与するため、または別々の組成物を互いに用量調節するために使用され得る。コンプライアンス補助のために、本発明のキットは、典型的には、投与指示を含む。
6.化合物スクリーニング/アッセイ法
本発明の化合物は、HPK1のキナーゼ活性を阻害し、このキナーゼ活性は、多数の生化学アッセイ、例えば、実施例1に記載のアッセイを使用して直接アッセイできる。任意の化合物のIC50値が、阻害剤濃度の範囲にわたって、これに従って決定できる。さらに、化合物の阻害効果もまた、生物学アッセイを使用して評価でき、TCRおよびCD28刺激後のT細胞によるサイトカイン分泌に対する化合物の効果が決定される。
例えば、実施例5は、汎T細胞の刺激時のIL-2&IFN-γ放出に対するHPK1阻害剤の効果を決定するためのそのような機能性アッセイを記載している。分泌されたIL-2&IFN-γは、標準的なELISAアッセイにより測定/定量化できる。簡潔には、汎T細胞は、MACS(Miltenyl Biotec)汎T単離キット(カタログ番号130-096-535)などの市販のキットを使用して、末梢血(PB)単核細胞(MNC)またはPBMCから単離できる。1次ヒト汎T細胞は、CD4およびCD8 T細胞、ならびにいくつかのガンマ/デルタT細胞サブセットを含む。汎T細胞は、カラムを使用しないネガティブ免疫磁気分離技術を使用して単離できる。
単離された汎T細胞は、96ウェルプレートに100,000個の細胞/ウェルで投入し、固定抗CD3抗体および可溶性抗CD28抗体、または陽性対照としてPMA/イオノマイシン(または陰性対照として培養培地)により刺激され得る。異なる濃度の試験化合物を細胞に添加して、TCR刺激/CD28共刺激後のサイトカイン分泌に対する化合物の効果を評価され得る。刺激細胞は、さらに2日間インキュベートした後、ELISAアッセイならびにIL-2およびIFN-γの定量化のために上清(汎T細胞によって分泌されたサイトカインを含有する)を各ウェルから収集する。
追加のアッセイを、HPK1を阻害する任意のHPK1阻害剤の能力を評価するため、またはHPK1阻害活性を有する化合物をスクリーニングするために使用され得る。
例えば、1つのアッセイでは、HPK1キナーゼ活性の阻害を、以下に記載される通りのTregアッセイ(調節性T細胞増殖アッセイ)を使用してアッセイできる。詳細には、1次CD4+/CD25- T細胞およびCD4+/CD25+調節性T細胞を、Thermo Fisher Scientific(カタログ番号11363D)からのものなどの好適なキットを使用して、ヒト由来の末梢血単核球(PBMC)から単離する。CD4+/CD25- T細胞を、ベンダーにより提供されるプロトコールに従ってCFSE(Thermo Fisher Scientific、C34554)で標識する。CFSE標識T細胞およびCD4+/CD25+調節性T細胞を、RPMI-1640培地中に1×106個の細胞/mLの濃度で再懸濁する。100μLのCFSE標識T細胞を、50μLのCD4+/CD25+調節性T細胞ありまたはなしで混合し、5μLの抗CD3/CD28ビーズ(Thermo Fisher Scientific、11132D)および50μLのRPMI-1640培地中で希釈された様々な濃度の化合物で処理する。混合された細胞集団を、5日間(37℃、5%CO2)培養し、CFSE標識T細胞の増殖を、FITCチャネルを使用してBD LSRFortessa X-20により、5日目に分析する。主題化合物によるHPK1の阻害は、Treg機能を強化し、CFSE標識1次CD4+/CD25- T細胞の増殖を阻害することが予想される。
別の例では、HPK1キナーゼ活性の阻害を、以下に記載の通り、p-SLP-76 S376 HTRFアッセイ(Cisbio)を使用してアッセイできる。このHTRF細胞に基づくアッセイにより、HPK1によりセリン376でリン酸化されたSLP-76の迅速な定量的検出が可能になる。ホスホ-SLP-76は、重要なシグナル複合体が構築されるスキャフォールドを創出し、Tリンパ球活性化のマーカーである。製造元によると、ホスホ-SLP-76(Ser376)アッセイは、一方はドナーフルオロフォアで、他方はアクセプターで標識された2つの抗体を使用する。第1の抗体は、SLP-76でのリン酸化S376モチーフへの結合に特化し、第2の抗体は、そのリン酸化状態に依存することなくSLP-76を認識する能力に特化する。タンパク質リン酸化により、両方の標識抗体が関与する免疫複合体形成が可能になり、これは、ドナーフルオロフォアをアクセプターに近接させ、それによってFRETシグナルが生じる。その強度は、試料中に存在するリン酸化タンパク質の濃度に直接比例し、非洗浄アッセイ形式でのタンパク質のリン酸化状態を評価する手段を提供する。
簡潔には、Jurkat細胞(10%FBSを含むRPMI1640培地中で培養)を収集し、遠心分離し、続いて、3×10⁶個の細胞/mLで適切な培地に再懸濁する。Jurkat細胞(35μL)を次いで、384ウェルプレートの各ウェルに投入する。試験化合物を、細胞培養培地で40倍希釈に希釈する(1μLの化合物に39μL細胞培養培地を添加する)。ウェルプレート中のJurkat細胞を、様々な濃度(5μL希釈化合物を35μL Jurkat細胞に添加し、1:3希釈で3μΜから開始する)の試験化合物で、37℃、5%CO2で1時間、処理し、続いて、抗CD3(5μg/ml、OKT3クローン)で30分間処理して、TCRおよびHPK1を活性化させる。4×溶解緩衝液(LB)を含む100×ブロッキング試薬(p-SLP76 ser376HTRFキットから)の1:25希釈物を調製し、ブロッキング試薬を含む15μLの4×LB緩衝液を各ウェルに添加し、穏やかに振とうしながら室温で45分間インキュベートする。細胞溶解物(16μL)をGreiner白色プレートに添加し、p-SLP76 Ser376 HTRF試薬(2μLドナー、2μLアクセプター)で処理し、4℃で終夜インキュベートする。翌日、均一時間分解蛍光(HTRF)を、PHERAstarプレートリーダーで測定する。IC50の決定を、GraphPad Prism 5.0ソフトウェアを使用して、パーセント阻害対阻害剤濃度の対数曲線を一致させることによって実施する。
上記のアッセイはいずれも、より大きな規模または高スループットスクリーニング(HTS)に拡張できる。上記のアッセイの任意のものを使用して、主題化合物のIC50値を決定できる。
7.医薬組成物
本発明は、本明細書に記載の化合物のいずれか1つまたはその薬学的に許容される塩と、1種または複数の薬学的に許容される担体または賦形剤とを含む医薬組成物を提供する。
「薬学的に許容される賦形剤」および「薬学的に許容される担体」とは、活性剤の製剤化および/または対象への投与および/または対象による吸収を助ける物質をいい、対象に重大な有害毒性作用を引き起こすことなく本開示の組成物に含まれ得る。薬学的に許容される担体および賦形剤の非限定例としては、水、NaCl、生理食塩液、乳酸リンゲル液、通常のスクロース、通常のグルコース、結合剤、充填剤、崩壊剤、滑沢剤、コーティング、甘味料、香味料、塩溶液(例えば、リンゲル溶液)、アルコール、油、ゼラチン、炭水化物、例えば、ラクトース、アミロースまたはデンプン、脂肪酸エステル、ヒドロキシメチルセルロース、ポリビニルピロリジンおよび着色料などが挙げられる。そのような調製物は、滅菌されてもよく、所望の場合、本明細書で提供される化合物の活性と有害に反応せず、それに干渉もしない補助剤、例えば、滑沢剤、保存料、安定剤、湿潤剤、乳化剤、浸透圧を調節するための塩、緩衝剤、着色および/または芳香物質などと混合されてもよい。当業者であれば、他の医薬担体および賦形剤が、開示される化合物との使用に好適であることを認識するであろう。
これらの組成物は、必要に応じて、1種または複数の追加の治療剤をさらに含む。あるいは、本発明の化合物は、それを必要とする患者に、1つまたは複数の他の治療レジメン(例えば、グリベックまたは他のキナーゼ阻害剤、インターフェロン、骨髄移植、ファルネシルトランスフェラーゼ阻害剤、ビスホスホネート、サリドマイド、がんワクチン、ホルモン療法、抗体、放射線など)の投与と組み合わせて投与されてもよい。例えば、共投与または本発明の化合物を含む医薬組成物への包含のための追加の治療剤は、別の1種または複数の抗がん剤であってもよい。
本明細書に記載されるように、本発明の組成物は、本明細書で使用される場合、所望の特定の剤形に合わせて、任意およびすべての溶媒、希釈剤または他のビヒクル、分散または懸濁助剤、表面活性剤、等張剤、増粘または乳化剤、保存料、固体結合剤、滑沢剤などを含む薬学的に許容される担体と一緒に本発明の化合物を含む。Remington’s Pharmaceutical Sciences、第15版、E.W.Martin(Mack Publishing Co.、Easton、Pa.、1975)は、医薬組成物の製剤化に使用される様々な担体およびその調製のための公知の技術を開示している。任意の望ましくない生物学的効果が生じるまたは他に医薬組成物の任意の他の成分と有害に相互作用するなど、任意の従来の担体媒体が本発明の化合物と非適合性である場合を除き、その使用は、本発明の範囲内であることが企図される。薬学的に許容される担体として役立ち得る材料のいくつかの例としては、これらに限定されないが、糖、例えば、ラクトース、グルコースおよびスクロース;デンプン、例えば、トウモロコシデンプンおよびジャガイモデンプン;セルロースおよびその誘導体、例えば、カルボキシメチルセルロースナトリウム、エチルセルロースおよび酢酸セルロース;粉末トラガカント;麦芽;ゼラチン;タルク;賦形剤、例えば、カカオ脂および坐剤ワックス;油、例えば、ピーナッツ油、綿実油、ベニバナ油、ゴマ油、オリーブ油、コーン油およびダイズ油;グリコール、例えば、プロピレングリコール;エステル、例えば、オレイン酸エチルおよびラウリン酸エチル;寒天;緩衝化剤、例えば、水酸化マグネシウムおよび水酸化アルミニウム;アルギン酸;パイロジェン不含水;等張食塩水;リンゲル溶液;エチルアルコールおよびリン酸緩衝液が挙げられ、他の非毒性適合性滑沢剤、例えば、ラウリル硫酸ナトリウムおよびステアリン酸マグネシウム、ならびに着色剤、放出剤、コーティング剤、甘味、香味および芳香剤、保存料および酸化防止剤も、組成物中に存在してもよい。
8.製剤
本発明は、本発明の活性化合物を、1つ以上の薬学的に許容される担体および/または希釈剤および/またはアジュバント(まとめて「担体」物質と本明細書において称される)、ならびに望ましい場合に他の活性成分と合わせて含むあるクラスの組成物も包含する。
ある特定の実施形態において、本発明は、がん、特に本明細書に記載されているがんを処置するための医薬製剤であって、本発明の化合物またはその薬学的に許容される塩を薬学的に許容される担体と一緒に含む医薬製剤を提供する。
ある特定の実施形態において、本発明は、乳がん、結腸直腸がん、肺がん、卵巣がん、および膵がんからなる群から選択されるがんを処置するための医薬製剤であって、本発明の化合物またはその薬学的に許容される塩を薬学的に許容される担体と一緒に含む医薬製剤を提供する。
本発明の化合物は、任意の適切な経路により、好ましくはそのような経路に適合された医薬組成物の形態、および意図される処置に有効な用量で投与されうる。本発明の化合物および組成物は、例えば、経口的、経粘膜的、局所的、直腸内、例えば吸入スプレーにより肺内、または血管内、静脈内、腹腔内、皮下、筋肉内、経皮、眼窩内、鞘内、脳室内、腫瘍内、鼻腔内、胸骨内、移植、吸入および注入技術を含む非経口的に、従来の薬学的に許容される担体、アジュバントおよびビヒクルを含有する投与量単位製剤で投与されうる。
典型的には、医薬組成物は、活性成分を、a)希釈剤、例えば、ラクトース、デキストロース、スクロース、マンニトール、ソルビトール、セルロースおよび/またはグリシン;b)滑沢剤、例えば、シリカ、滑石、ステアリン酸、そのマグネシウムもしくはカルシウム塩、および/またはポリエチレングリコール(polyethyieneglycol);錠剤にはまた、c)結合剤、例えば、ケイ酸アルミウニムマグネシウム(magnesium aluminum silicate)、デンプンペースト、ゼラチン、トラガカント、メチルセルロース、カルボキシメチルセルロースナトリウムおよび/またはポリビニルビロリドン;望ましい場合は、d)崩壊剤、例えば、デンプン、寒天、アルギン酸もしくはそのナトリウム塩、または発泡混合物;ならびに/あるいはe)吸収剤、着色料、風味料、および甘味料と一緒に含む、錠剤またはゼラチンカプセル剤である。錠剤は、当該技術に既知の方法に従ってフィルムコーティングまたは腸溶コーティングされうる。
経口投与に適した組成物は、有効量の本発明の化合物を、錠剤、ロゼンジ剤、水性もしくは油性懸濁剤、分散性(dispersibie)散剤もしくは顆粒剤、乳剤、硬もしくは軟カプセル剤、またはシロップ剤もしくはエリキシル剤の形態で含む。経口使用が意図される組成物は、医薬組成物の製造における当該技術に既知の任意の方法に従って調製され、そのような組成物は、薬学的に洗練された口当たりのよい調合剤を提供するため、甘味剤、風味剤、着色剤、および防腐剤からなる群から選択される1つ以上の作用物質を含有することができる。錠剤は、活性成分を、錠剤の製造に適した非毒性の薬学的に許容される賦形剤と混合して含有してもよい。これらの賦形剤は、例えば、炭酸カルシウム、炭酸ナトリウム、ラクトース、リン酸カルシウム、またはリン酸ナトリウムなどの不活性希釈剤;造粒剤および崩壊剤、例えば、トウモロコシデンプン、またはアルギン酸;結合剤、例えば、デンプン、ゼラチン、またはアカシア;ならびに滑沢剤、例えば、ステアリン酸マグネシウム、ステアリン酸、またはタルクである。錠剤はコーティングされていない、または消化管での崩壊および吸収を遅延させ、それにより長期間にわたって持続的作用を提供するために、既知の技術によりコーティングされている。例えば、モノステアリン酸グリセリンまたはジステアリン酸グリセリンなどの時間遅延物質を用いることができる。経口用途の製剤は、活性成分が不活性固体希釈剤、例えば、炭酸カルシウム、リン酸カルシウム、もしくはカオリンと混合されている硬ゼラチンカプセル剤として、または活性成分が水もしくは油媒体、例えばピーナッツ油、流動パラフィン、もしくはオリーブ油と混合されている軟ゼラチンカプセル剤として存在しうる。
特定の注射用組成物は、水性等張液剤また懸濁剤であり、坐剤は、有利には脂肪乳剤または懸濁剤から調製される。この記組成物は、滅菌されうる、ならびに/あるいは防腐剤、安定剤、湿潤剤もしくは乳化剤、溶解促進剤、浸透圧を調節する塩、および/または緩衝液などのアジュバントを含有することができる。加えて、これらは他の治療上貴重な物質を含有することもできる。この組成物は、従来の混合、造粒、またはコーティング方法によりそれぞれ調製され、活性成分を約0.1~75%含有する、または約1~50%含有する。経皮適用に適した組成物は、有効量の本発明の化合物を適切な担体と共に含む。経皮送達に適した担体には、宿主の皮膚を通過するのを助けるための、薬学的に許容される吸収性溶媒が含まれる。例えば、経皮デバイスは、裏部材と、任意選択で担体を有する化合物を含有するリザーバーと、任意選択で、長時間にわたって制御された所定の速度で宿主の皮膚に化合物を送達するための速度制御バリアと、デバイスを皮膚に固定する手段とを含む包帯の形態である。
例えば皮膚および眼への局所適用に適した組成物には、水性液剤、懸濁剤、軟膏剤、クリーム剤、ゲル剤、または例えばエアゾールによる送達用の噴霧製剤などが含まれる。そのような局所送達系は、例えば皮膚がんの処置のため、例えばサンクリーム、ローション、スプレーなどによる予防的使用のための皮膚適用に特に適している。したがって、これらは、化粧品を含む当該技術に周知の局所用製剤における使用に特に適している。そのような製剤は、可溶化剤、安定剤、張性向上剤、緩衝液、および防腐剤を含有することができる。
本明細書において使用されるとき、局所適用は、吸入または鼻腔内適用に関することもある。これらは、適切な噴射剤の使用を伴う、または伴わない、乾燥散剤吸入器からの乾燥散剤(単独、混合物、例えばラクトースとの乾燥ブレンド、もしくは例えばリン脂質との混合成分粒子のいずれか)の形態、または加圧容器、ポンプ、スプレー、アトマイザー、もしくはネブライザーからのエアゾール噴霧の提示形態によって、都合よく送達されうる。
本発明は、水が特定の化合物の分解を促進しうるので、本発明の化合物を活性成分として含む無水の医薬組成物および剤形を更に提供する。
本発明の無水の医薬組成物および剤形は、無水または低水分含有成分、および低水分または低湿度条件を使用して調製されうる。無水の医薬組成物は、無水の性質が維持されるように調製および保存されうる。したがって、無水組成物は、適切な製剤化キットに含まれうるように、水への曝露を防止することが知られている材料を使用して包装される。適切な包装の例には、密閉箔、プラスチック、単位用量容器(例えば、バイアル)、ブリスターパックおよびストリップパックが含まれるが、これらに限定されない。
本発明は、活性成分としての本発明の化合物が分解する速度を低減する1つ以上の作用物質を含む、医薬組成物および剤形を更に提供する。本明細書において「安定剤」と称されるそのような作用物質には、酸化防止剤、例えばアスコルビン酸、pH緩衝液、または塩緩衝液などが含まれるが、これらに限定されない。
本発明の薬学的に活性な化合物を、薬学における従来の方法に従って加工して、ヒトおよび他の哺乳動物を含む患者に投与される医薬剤を生成することができる。
投与される化合物の量、ならびに本発明の化合物および/または組成物により疾患状態を処置するための投与量レジメンは、対象の年齢、体重、性別および医学的状態、疾患のタイプ、疾患の重症度、投与の経路および頻度、ならびに用いられる特定の化合物を含む様々な要因によって左右される。したがって、投与量レジメンは、広範囲に変わりうるが、標準的な方法を使用して日常的に決定することができる。前述の通り、1日用量を1回の投与で与えることができる、または2、3、4回、もしくはそれ以上回数の投与に分けてもよい。
治療の目的において、本発明の活性化合物は、通常、指定された投与経路に適した1つ以上のアジュバント、賦形剤または担体と組み合わされる。経口投与される場合、化合物は、ラクトース、スクロース、デンプン粉末、アルカン酸のセルロースエステル、セルロースアルキルエステル、タルク、ステアリン酸、ステアリン酸マグネシウム、酸化マグネシウム、リン酸および硫酸のナトリウムおよびカルシウム塩、ゼラチン、アカシアゴム、アルギン酸ナトリウム、ポリビニルピロリドンおよび/またはポリビニルアルコールと混合され、次いで都合の良い投与のために錠剤化またはカプセル化されうる。そのようなカプセル剤または錠剤は、ヒドロキシプロピルメチルセルロース中の活性化合物の分散体で提供されうる制御放出製剤を含有してもよい。
皮膚の状態の場合では、本発明の化合物の局所調合剤を罹患域に1日2~4回適用することが好ましいことがある。局所投与に適した製剤には、皮膚への浸透に適した液体または半液体調合剤(例えば、リニメント剤、ローション剤、軟膏剤、クリーム剤、またはペースト剤)、および目、耳または鼻への適用に適した滴下剤が含まれる。局所投与では、活性成分は、製剤の0.001%~10%w/w、例えば、1重量%~2重量%を構成してもよく、製剤の10%w/wまで構成してもよいが、好ましくは5%w/w以下、より好ましくは0.1%~1%を構成しうる。
本発明の化合物は、経皮デバイスにより投与することもできる。好ましくは、経皮投与は、リザーバーおよび多孔質膜タイプ、または固体マトリックス型のいずれかのパッチを使用して達成される。いずれの場合でも、活性剤は、リザーバーまたはマイクロカプセルから、膜を介して、レジピエンの皮膚または粘膜に接触する活性剤透過性接着剤に連続的に送達される。活性剤が皮膚を介して吸収される場合、制御された所定の活性剤流がレシピエントに投与される。マイクロカプセルの場合、カプセル化剤は、膜として機能することもできる。本発明の乳剤の油相は、既知の成分から既知の方法によって構成されうる。
相は単に乳化剤のみを含有しうるが、少なくとも1つの乳化剤と脂肪もしくは油、または脂肪と油の両方との混合物を含むことができる。好ましくは、親水性乳化剤は、安定剤として作用する親油性乳化剤と一緒に含まれる。脂肪と油の両方を含むことも好ましい。まとめると、安定剤を伴う、または伴わない乳化剤は、いわゆる乳化ワックスを構成し、油および脂肪と一緒にしたワックスは、クリーム製剤の油状分散相を形成する、いわゆる乳化軟膏基剤を構成する。本発明の製剤における使用に適した乳化剤および乳剤の安定剤には、Tween 60、Span 80、セトステアリルアルコール、ミリスチルアルコール、モノステアリン酸グリセリン、ラウリル硫酸ナトリウム、ジステアリン酸グリセリンが単体で、またはワックスもしくは当該技術に周知の他の物質を伴って含まれる。
製剤に適した油または脂肪の選択は、医薬乳剤製剤に使用される可能性のある大部分の油における活性成分の溶解度が非常に低いので、所望の化粧用特性を達成することに基づいている。したがって、クリーム剤は、好ましく、チューブまたは他の容器からの漏れを避けるのに適した粘度を有した、べたべたしない、汚さない、可洗性生成物であるべきである。直鎖または分岐酸一塩基または二塩基アルキルエステル、例えば、ジイソアジペート、ステアリン酸イソセチル、ヤシ脂肪酸のプロピレングリコールジエステル、ミリスチル酸イソプロピル、オレイン酸デシル、パルミチン酸イソプロピル、ステアリン酸ブチル、2-エチルヘキシルパルミテート、または分岐鎖エステルのブレンドが使用されうる。これらは、必要とされる特性に応じて単独で、または組み合わせて使用されうる。
あるいは、高融点脂質、例えば、白色液性パラフィンおよび/もしくは流動パラフィン、または他の鉱物油を使用することができる。
目への局所適用が適した製剤には、活性成分が適切な担体、とりわけ活性成分用の水性溶媒に溶解または懸濁されている点眼剤も含まれる。
活性成分は、好ましくは0.5~20%、有利には0.5~10%、特に約1.5%w/wの濃度で、そのような製剤中に存在する。
非経口投与用の製剤は、水性または非水性の等張滅菌注射液剤または懸濁剤の形態でありうる。これらの液剤または懸濁剤は、経口投与用の製剤における使用が記述された1つ以上の担体もしくは希釈剤を使用して、または他の適切な分散もしくは湿潤剤および懸濁化剤を使用して、滅菌粉末または顆粒から調製されうる。化合物は、水、ポリエチレングリコール、プロピレングリコール、エタノール、トウモロコシ油、綿実油、ピーナッツ油、ゴマ油、ベンジルアルコール、塩化ナトリウム、トラガカントガム、および/または様々な緩衝液に溶解されうる。他のアジュバントおよび投与様式は、薬学技術において広範囲に良く知られている。食塩水、デキストロースもしくは水を含む適切な担体を伴う、またはシクロデキストリン(すなわち、Captisol)、共溶媒可溶化(すなわち、プロピレングリコール)もしくはミセル可溶化(すなわち、Tween 80)を伴う組成物として、活性成分を注射により投与することもできる。
滅菌注射用調合剤は、また、非毒性の非経口的に許容されうる希釈剤または溶媒中の滅菌注射用液剤または懸濁剤、例えば1,3-ブタンジオールの液剤であってもよい。許容されるビヒクルおよび溶媒のうちで用いてもよいものは、水、リンゲル液および塩化ナトリウム等張液である。加えて、滅菌の固定油が溶媒または懸濁化媒体として慣用的に用いられる。この目的のために、合成モノまたはジグリセリドを含む任意の無刺激固定油を用いることができる。加えて、オレイン酸などの脂肪酸には、注射剤の調製における用途が見出される。
肺内投与では、医薬組成物をエアロゾルの形態で、または乾燥粉末エアロゾルを含む吸入器により投与することができる。
薬物の直腸内投与用の坐剤は、薬物を、常温で固体であるが、直腸内の温度で液体となり、したがって、直腸内で融解して薬物を放出する適切な非刺激性賦形剤、例えばココアバターおよびプロピレングリコールと混合することによって調製されうる。
医薬組成物を従来の薬学的操作、例えば滅菌に付すことができる、および/または慣用のアジュバント、例えば、防腐剤、安定剤、湿潤剤、乳化剤、緩衝液などを含有することができる。加えて錠剤および丸剤は、腸溶コーティングを用いて調製されうる。そのような組成物は、湿潤剤、甘味剤、風味剤および香味剤などのアジュバントを含むこともできる。本発明の医薬組成物は、本明細書に記載されている式の化合物またはその薬学的に許容される塩;キナーゼ阻害剤(小分子、ポリペプチド、抗体など)、免疫抑制剤、抗がん剤、抗ウイルス剤、抗炎症剤、抗真菌剤、抗生物質、または抗血管過剰増殖化合物から選択される追加の作用物質;および任意の薬学的に許容される担体、アジュバントまたはビヒクルを含む。
本発明の代替的組成物は、本明細書に記載されている式の化合物またはその薬学的に許容される塩、および薬学的に許容される担体、アジュバントまたはビヒクルを含む。そのような組成物は、例えば、キナーゼ阻害剤(小分子、ポリペプチド、抗体など)、免疫抑制剤、抗がん剤、抗ウイルス剤、抗炎症剤、抗真菌剤、抗生物質または抗血管過剰増殖化合物を含む1つ以上の追加の治療剤を、任意選択で含むことができる。
用語「薬学的に許容される担体またはアジュバント」は、本発明の化合物と一緒に患者に投与することができ、本発明の化合物の薬理学的活性を壊さず、本発明の化合物の治療量を送達するのに十分な用量で投与されたときに非毒性である、担体またはアジュバントを指す本発明の医薬組成物に使用することができる薬学的に許容される担体、アジュバント、およびビヒクルには、イオン交換体、アルミナ、ステアリン酸アルミニウム、レシチン、自己乳化型薬物送達系(SEDDS)、例えば、d-α-トコフェロール(d-atocopherol)ポリエチレングリコール1000スクシネート、医薬剤形に使用される界面活性剤、例えば、Tweenまたは他の同様のポリマー送達マトリックス、血清タンパク質、例えば、ヒト血清アルブミン、緩衝物質、例えば、リン酸塩、グリシン、ソルビン酸、ソルビン酸カリウム、飽和植物脂肪酸の部分グリセリド混合物、水、塩または電解質、例えば、プロタミン硫酸塩、リン酸水素二ナトリウム、リン酸水素カリウム(potassium hydrogen phosphate)、塩化ナトリウム、亜鉛塩、コロイドシリカ、三ケイ酸マグネシウム、ポリビニルピロリドン、セルロースに基づいた物質、ポリエチレングリコール、カルボキシメチルセルロースナトリウム、ポリアクリレート、ワックス、ポリエチレン-ポリオキシプロピレンブロックポリマー、ポリエチレングリコール、および羊毛脂が含まれるが、これらに限定されない。シクロデキストリン、例えばu-、P-およびy-シクロデキストリン、または化学修飾誘導体、例えば、2および3-ヒドロキシプロピル-シクロデキストリンを含むヒドロキシアルキルシクロデキストリン、または他の可溶化誘導体を、本明細書に記載されている式の化合物の送達を高めるために有利に使用することもできる。
医薬組成物は、カプセル剤、錠剤、乳剤、ならびに水性懸濁剤、分散剤および液剤が含まれるが、これらに限定されない任意の経口的に許容される剤形で経口投与されうる。経口用途の錠剤の場合、一般的に使用される担体には、ラクトースおよびトウモロコシデンプンが含まれる。ステアリン酸マグネシウムなどの滑沢剤も典型的に添加される。カプセル剤形態の経口投与では、有用な希釈剤にはラクトースおよび乾燥トウモロコシデンプンが含まれる。水性懸濁剤および/または乳剤が経口投与される場合には、油相に懸濁または溶解されていてもよい活性成分が乳化剤および/または懸濁化剤と組み合わされる。
望ましい場合には、ある特定の甘味剤、風味剤および/または着色剤を添加することができる。医薬組成物は、リポソームまたはマイクロカプセル化技術を利用する製剤を含むことができ、様々な例が当該技術において知られている。
医薬組成物は、鼻内エアロゾルまたは吸入に従ってより投与することができる。そのような組成物は、医薬製剤の分野で周知の技術により調製され、ベンジルアルコールもしくは他の適切な防腐剤、バイオアベイラビリティーを高める吸収促進剤、フルオロカーボン、および/またはその例が当該技術において周知でもある他の可溶化もしくは分散剤を用いて、食塩水中の液剤として調製することができる。
9.処置キット
本発明の一態様は、本発明に従って好都合および効果的に方法を実施または使用するためのキットに関する。一般に、医薬パックまたはキットは、本発明の医薬組成物の成分の1種または複数が充填された1つまたは複数の容器を含む。そのようなキットは、とりわけ、錠剤またはカプセル剤などの固体経口形態の送達に適している。そのようなキットは、好ましくは、いくつかの単位投与量を含み、また、目的の使用に向けた投与量を有するカードも含み得る。所望の場合、投与量が投与され得る処置スケジュールの日を示す、例えば、数、文字もしくは他の印の形態の、またはカレンダー挿入物による記憶補助物が提供され得る。そのような容器には、必要に応じて、医薬製品の製造、使用または販売を統制する政府機関により定められた形態の注意文書が付随し、注意文書は、ヒト投与のための製造、使用または販売の官庁による認可を反映している。
以下の代表例は、様々な実施形態およびその等価物における本発明の実施に適合され得る重要な追加情報、適例および手引きを含有する。これらの例は、本発明の例示を助けることを意図され、その範囲を制限することは意図されず、その範囲を制限すると解釈されるべきでもない。実際、以下に続く例および本明細書で引用される科学および特許文献への参照を含む本文書を検討することで、当業者には、本明細書に示され記載されるものに加えて、本発明の様々な変更、およびその多くのさらなる実施形態が、明らかになる。
引用される参考文献の内容は、参照により本明細書に組み込まれて、最新技術を例示するのを助ける。
さらに、本発明の目的で、化学元素は、元素周期表、CAS版、Handbook of Chemistry and Physics、第75版、見返しに従って特定される。さらに、有機化学の一般原理、ならびに特定の官能部分および反応性は、いずれもその全内容が参照により本明細書に組み込まれる、「Organic Chemistry」、Thomas Sorrell、University Science Books、Sausalito、1999および「Organic Chemistry」、Morrison&Boyd(第3版)に記載されている。
10.合成スキーム
本発明の化合物は、当技術分野で認識される技術および手順に従って、当業者により調製され得る。より詳細には、本発明の化合物は、以下に示されるスキーム、方法および例に示される通りに調製され得る。当業者であれば、以下のスキームにおける個々のステップは、本発明の化合物を提供するために変更されてもよいことを認識するであろう。試薬および出発材料は、当業者であれば容易に入手可能である。すべての置換基は、別途指定されない限り、既に定義した通りである。
以下は本明細書で使用される略語およびその意味である。
EtOAc:酢酸エチル
DCM:ジクロロメタン
ACN:アセトニトリル
THF:テトラヒドロフラン
DMSO:ジメチルスルホキシド
MeOH:メタノール
EtOH:エタノール
DMF:N,N-ジメチルホルムアミド
DMA:N,N-ジメチルアセトアミド
DMF DMA:N,N-ジメチルホルムアミド ジメチルアセタール
NCS:N-クロロスクシンイミド
NBS:N-ブロモスクシンイミド
NIS:N-ヨードスクシンイミド
Pd-C:パラジウム/炭素
LDA:リチウムジイソプロピルアミド
TFA:トリフルオロ酢酸
PTSA:p-トルエンスルホン酸
DIBAL-H:水素化ジイソブチルアルミニウム
LAH:水素化リチウムアルミニウム
Py:ピリジン
DPPA:ジフェニルホスホリルアジド
CDI:1,1-カルボニルジイミダゾール
TEA:トリエチルアミン
DIPEA:N,N-ジイソプロピルエチルアミン
DMAP:4-(ジメチルアミノ)ピリジン
EDCI:N-(3-ジメチルアミノプロピル)-N-エチルカルボジイミド塩酸塩
HATU:(1-[ビス(ジメチルアミノ)メチレン]-1H-1,2,3-トリアゾロ[4,5-b]ピリジニウム3-オキシドヘキサフルオロホスフェート
HOBT:1-ヒドロキシベンゾトリアゾール
TfOH:トリフルオロメタンスルホン酸
dppf:1,1 フェロセンジイル-ビス(ジフェニルホスフィン)
DAST:三フッ化(ジエチルアミノ)イオウ
Pd2(dba)3:トリス(ジベンジリデンアセトン)二パラジウム(0)
Boc:tert-ブトキシカルボニル
Ac:アセチル
TMSI:トリメチルシリルヨージド
TBAI:テトラブチルアンモニウムヨージド
PPh3:トリフェニルホスフィン
dba:ジベンジリデンアセトン
BINAP:2,2’-ビス(ジフェニルホスフィノ)-1,1’-ビナフチル
MsCl:メタンスルホニルクロリド
TsCl:トルエンスルホニルクロリド
DMAP:4-ジメチルアミノピリジン
LiHMDS:リチウムビス(トリメチルシリル)アミド
NaHMDS:ナトリウムビス(トリメチルシリル)アミド
DMS:ジメチルスルフィド
DME:ジメトキシエタン
DCE:ジクロロエタン
NMR:核磁気共鳴
LC-MS:液体クロマトグラフィー質量分析
ESI-MS:エレクトロスプレーイオン化質量分析
GCMS:ガスクロマトグラフィー質量分析
TLC:薄層クロマトグラフィー
TCR:T細胞受容体
BCR:B細胞受容体
CARD:カスパーゼ活性化誘引ドメイン
mM:ミリモル濃度
μM:マイクロモル濃度
mL:ミリリットル
ng:ナノグラム
nM:ナノモル濃度
nm:ナノメートル
IC50:50%阻害濃度(Half maximal inhibitory concentration)
OD:光学密度
A.生物学的実施例
生物学実施例1 HPK1生化学アッセイ
この実施例はADP-GLO(商標) Kinase Assayを使用して潜在的なHPK1阻害剤化合物のHPK1キナーゼ活性に対する効果を測定した。
ADP-GLO(商標) Kinase Assay(Promega Corp.、Madison、WI)はキナーゼ反応から形成されるADPを測定する。製品によると、キナーゼアッセイで形成されるADPが最初にATPに変換され、これが次いで使用されてルシフェラーゼ反応で光を発生する。生成された発光はキナーゼ活性と相互に関連する。代表的な実験的設定が以下に記載されるが、個々のアッセイにおいて多少の調整がなされることができる。
材料および機器
1.試薬
Figure 0007633989000049
2.機器および消耗品
Figure 0007633989000050
3.プレート設定
10μM(最高濃度)~0.508nM(最低濃度)の化合物(compoound)の連続3倍希釈。陽性対照は10μM参照+酵素+基質である。陰性対照は1%DMSO+酵素+基質である。
4.手順
1.緩衝剤調製
40mMトリス pH7.5、20mM MgCl2、0.1mg/ml BSA、50μM DTT
緩衝剤ストック
Figure 0007633989000051
20mLの1Mトリスおよび10mLの1M MgCl2を470mLのddH2Oに加えて緩衝剤ストックを得、RTで貯蔵する。
2.新鮮な1*アッセイ緩衝剤を調製する
Figure 0007633989000052
3.化合物調製
1)化合物は、10mMのそれぞれの化合物ストックの10μLを90μLのDMSOと混合することによって1mMに希釈された。
2)化合物は次いでBRAVOにより10用量用に3倍希釈された(5μL~10μL希釈)。最高化合物濃度(conc.)は1mM(100×)であり、DMSO濃度は100%であった。
3)100nLの各々の希釈された化合物試料をECHOにより384ウェルプレート(Corning-4512)に移す。
4)プレートを1,500rpmで1分遠心分離する。
4.2×ATP-MBP混合物の調製
キナーゼ緩衝剤中20μM ATP、0.2μg/μL MBP(最終濃度:10μM ATP、0.1μg/μL MBP)
Figure 0007633989000053
5.アッセイ緩衝剤を用いた2×HPK1ワーキング溶液の調製
HPK1最終濃度は0.6ng/μLであった。効力が高い化合物では、より低い濃度のHPK1が使用された(0.26ng/μL~0.065ng/μL)。
6.5μL/ウェルの2×HPK1ワーキング溶液を加え、1,500rpmで1分遠心分離する。
7.5μL/ウェルの2×ATP基質を加え、1,500rpmで1分遠心分離する。
8.25℃で1時間(または効力の高い化合物では6時間)インキュベートする。
9.5μL/ウェルのADP-GLO(商標) Reagentを加えてキナーゼ反応を停止し、未消費のATPを枯渇させる。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
10.10μLのKinase Detection Reagentを加えてADPをATPに変換する。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
11.発光シグナルをEnvisionプレートリーダー(384-CTG)に記録する。
5.データ分析
化合物の各々の濃度におけるパーセント(%)阻害は各々のアッセイプレート内に含有される高および低対照ウェルのシグナルに基づいて、それに対して計算される。高対照ウェルは0%阻害として役立ち、化合物を含有しないがDMSO(最終濃度=0.5%)を含有する低対照ウェルは100%阻害として役立った。供試化合物に対する濃度および%阻害値がプロットされ、50%阻害に必要とされる化合物の濃度(IC50)が3パラメーターロジスティック用量応答式で決定された。参照ペプチド/化合物に対する終点値(IC50)が各々の実験において品質管理の手段として評価された。終点値が期待値の3倍以内であれば、その実験は許容可能であるとみなされた。
生物学実施例2 PKC-シータ生化学アッセイ
この実施例はADP-GLO(商標) Kinase Assayを使用して潜在的なHPK1阻害剤化合物のPKC-シータキナーゼ活性に対する効果を測定した。代表的な実験的設定が以下に記載されるが、個々のアッセイにおいて多少の調整がなされることができる。
材料および機器
1.試薬
Figure 0007633989000054
2.機器および消耗品
Figure 0007633989000055
3.プレート設定
10μM(最高濃度)~0.508nM(最低濃度)の化合物(compoound)の連続3倍希釈。陽性対照は10μM参照+酵素+基質である。陰性対照は1%DMSO+酵素+基質である。
4.手順
1.緩衝剤調製
40mMトリス pH7.5、20mM MgCl2、0.1mg/ml BSA、50μM DTT
緩衝剤ストック
Figure 0007633989000056
20mLの1Mトリスおよび10mLの1M MgCl2を470mLのddH2Oに加えて緩衝剤ストックを得、RTで貯蔵する。
2.新鮮な1*アッセイ緩衝剤を調製する
Figure 0007633989000057
3.化合物調製
1)化合物は、10mMのそれぞれの化合物ストックの10μLを90μLのDMSOと混合することによって1mMに希釈された。
2)化合物は次いでBRAVOにより10用量用に3倍希釈された(5μL~10μL希釈)。最高化合物濃度は1mM(100×)であり、DMSO濃度は100%であった。
3)50nLの各々の希釈された化合物試料をECHOにより384ウェルプレート(Corning-4512)に移す。
4)プレートを1,500rpmで1分遠心分離する。
4.キナーゼ緩衝剤中2×酵素ワーキング溶液の調製
Figure 0007633989000058
5.2×ATP-sub混合物の調製
Figure 0007633989000059
6.2.5μL/ウェルの2×酵素ワーキング溶液を加え、1,500rpmで1分遠心分離する。
7.2.5μL/ウェルの2×ATP基質を加え、1,500rpmで1分遠心分離する。
8.25℃で60minインキュベートする。
9.5μL/ウェルのADP-GLO(商標) Reagentを加えてキナーゼ反応を停止し、未消費のATPを1時間後枯渇させる。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
10.10μLのキナーゼKinase Detection Reagentを加えてADPをATPに変換する。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
11.発光シグナルをEnvisionプレートリーダー(384-USL)に記録する。
5.データ分析
化合物の各々の濃度におけるパーセント(%)阻害は各々のアッセイプレート内に含有される高および低対照ウェルのシグナルに基づいて、それに対して計算される。高対照ウェルは0%阻害として役立ち、化合物を含有しないがDMSO(最終濃度=0.5%)を含有する低対照ウェルは100%阻害として役立った。供試化合物に対する濃度および%阻害値がプロットされ、50%阻害に必要とされる化合物の濃度(IC50)が3パラメーターロジスティック用量応答式で決定された。参照ペプチド/化合物に対する終点値(IC50)が各々の実験において品質管理の手段として評価された。終点値が期待値の3倍以内であれば、その実験は許容可能であるとみなされた。
生物学実施例3 TBK1生化学アッセイ
この実施例はADP-GLO(商標) Kinase Assayを使用して潜在的なHPK1阻害剤化合物のTBK1キナーゼ活性に対する効果を測定した。代表的な実験的設定が以下に記載されるが、個々のアッセイにおいて多少の調整がなされることができる。
材料および機器
1.試薬
Figure 0007633989000060
2.機器および消耗品
Figure 0007633989000061
3.プレート設定
上記参照。
4.手順
1.緩衝剤調製
40mMトリス pH7.5、20mM MgCl2、0.1mg/ml BSA、50μM DTT
緩衝剤ストック
Figure 0007633989000062
20mLの1Mトリスおよび10mLの1M MgCl2を470mLのddH2Oに加えて緩衝剤ストックを得、RT(室温)で貯蔵する。
2.新鮮な1*アッセイ緩衝剤を調製する
Figure 0007633989000063
3.化合物調製
1)化合物は、10mMのそれぞれの化合物ストック10μLを90μLのDMSOと混合することによって1mMに希釈された。
2)化合物は次いでBRAVOにより10用量用に3倍希釈された(5μL~10μL希釈)。最高化合物濃度は1mM(100×)であり、DMSO濃度は100%であった。
3)50nLの各々の希釈された化合物試料をECHOにより384ウェルプレート(Corning-4512)に移す。
4)プレートを1,500rpmで1分遠心分離する。
4.キナーゼ緩衝剤中2×酵素ワーキング溶液の調製
Figure 0007633989000064
5.2×ATP-sub混合物の調製
Figure 0007633989000065
6.2.5μL/ウェルの2×酵素ワーキング溶液を加え、1,500rpmで1分遠心分離する。
7.2.5μL/ウェルの2×ATP基質を加え、1,500rpmで1分遠心分離する。
8.25℃で60minインキュベートする。
9.5μL/ウェルのADP-GLO(商標) Reagentを加えてキナーゼ反応を停止し、未消費のATPを1時間後枯渇させる。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
10.10μLのKinase Detection Reagentを加えてADPをATPに変換する。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
11.発光シグナルをEnvisionプレートリーダー(384-USL)に記録する。
5.データ分析
化合物の各々の濃度におけるパーセント(%)阻害は各々のアッセイプレート内に含有される高および低対照ウェルのシグナルに基づいて、それに対して計算される。高対照ウェルは0%阻害として役立ち、化合物を含有しないがDMSO(最終濃度=0.5%)を含有する低対照ウェルは100%阻害として役立った。供試化合物に対する濃度および%阻害値がプロットされ、50%阻害に必要とされる化合物の濃度(IC50)が3パラメーターロジスティック用量応答式で決定された。参照ペプチド/化合物に対する終点値(IC50)が各々の実験において品質管理の手段として評価された。終点値が期待値の3倍以内であれば、その実験は許容可能であるとみなされた。
生物学実施例4 JAK3生化学アッセイ
この実施例はADP-GLO(商標) Kinase Assayを使用して潜在的なHPK1阻害剤化合物のJAK3キナーゼ活性に対する効果を測定した。代表的な実験的設定が以下に記載されるが、個々のアッセイにおいて多少の調整がなされることができる。
材料および機器
1.試薬
Figure 0007633989000066
2.機器および消耗品
Figure 0007633989000067
3.手順
1.JAK3キナーゼ緩衝剤を調製する
DTTおよびBSAを新たに緩衝剤に加える(最終濃度:40mMトリス pH7.5、20mM MgCl2、0.1mg/ml BSA、50μM DTT)。
Figure 0007633989000068
2.化合物調製
供試化合物の場合、化合物は、10mMの化合物ストック5μLを45μLのDMSOに混合することにより1mMに希釈された。化合物溶液は次いで10用量用に連続的に3倍希釈された。最高化合物濃度は1mM(100×)であり、DMSO濃度は100%であった。
50nLの各々の10用量の希釈された化合物がECHOにより384ウェルアッセイプレート(Corning #4512)に加えられた。
陽性対照の場合、50nLの1mM参照化合物がECHOにより384ウェルアッセイプレート(Corning #4512)に加えられた。
陰性対照の場合、50nLのDMSOが陰性対照として384ウェルアッセイプレートに移された。
アッセイプレートは1,500rpmで1分遠心分離された。
3.化合物は次のレイアウトに従ってECHOにより移された。
参照および供試化合物1~15:10μM~0.508nMの連続3倍希釈(10用量);陰性対照は0.78ngのJAK3、4μMのATPおよび0.2μg/μLのポリ、1%のDMSOであり、陽性対照は最高用量の参照化合物、0.78ngのJAK3、0.2μg/μLのPoly(E4Y1)、4μMのATP、1%のDMSOである。
4.ピペット(Thermo、30μLマルチチャンネル)を用いて2.5μL/ウェルの2×JAK3ワーキング溶液を加え、1,500rpmで1分遠心分離する。
5.ピペット(Thermo、30μLマルチチャンネル)を用いて2.5μL/ウェルの2×ATP-Poly(E4Y1)ワーキング混合物を加え、1,500rpmで1分遠心分離する。
6.アッセイプレートを25℃で60minインキュベートする。
7.5μL/ウェルのADP-GLO(商標) ReagentをBRAVOにより加えてキナーゼ反応を停止し、未消費のATPを1時間後枯渇させる。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
8.10μLのKinase Detection ReagentをBRAVOにより加えてADPをATPに変換する。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
9.発光シグナルをEnvisionプレートリーダー(384-USL)に記録する。
10.XL-フィットを用いてデータを処理する。阻害%=[1-(試験ウェル-陰性対照)/(陽性対照-陰性対照)]×100%。
5.データ分析
化合物の各々の濃度におけるパーセント(%)阻害は各々のアッセイプレート内に含有される陰性および陽性対照ウェルのシグナルに基づいて、それに対して計算される。陰性対照ウェルは0%阻害として役立ち、陽性対照ウェルは100%阻害として役立った。供試化合物に対する濃度および%阻害値がプロットされ、50%阻害に必要とされる化合物の濃度(IC50)が3パラメーターロジスティック用量応答式で決定される。参照ペプチド/化合物に対する終点値(IC50)が各々の実験において品質管理の手段として評価される。終点値が期待値の3倍以内であればその実験は許容可能であるとみなされた。
生物学実施例5 ZAP70生化学アッセイプロトコル
この実施例はADP-GLO(商標) Kinase Assayを使用して潜在的なHPK1阻害剤化合物のZAP70キナーゼ活性に対する効果を測定した。代表的な実験的設定が以下に記載されるが、個々のアッセイにおいて多少の調整がなされることができる。
材料および機器
1.試薬
Figure 0007633989000069
2.機器および消耗品
Figure 0007633989000070
3.手順
1.ZAP70キナーゼ緩衝剤調製
DTTおよびBSAを新たに緩衝剤に加える(最終濃度:40mMトリス pH7.5;20mM MgCl2、0.1mg/ml BSA、50μM DTT、2mM MnCl2)。
Figure 0007633989000071
2.化合物調製
供試化合物の場合、化合物は最初に、10mMの化合物ストック5μLを45μLのDMSOに混合することにより1mMに希釈された。これらの化合物は次いで10用量用に3倍希釈された。最高化合物濃度は1mM(100×)であり、DMSO濃度は100%であった。
50nLの化合物溶液がECHOにより384ウェルアッセイプレート(Corning #4512)に移された。
陽性対照の場合、50nLの1mMスタウロスポリンが陽性対照として384ウェルアッセイプレートに移された。
陰性対照の場合、50nLのDMSOが陰性対照として384ウェルアッセイプレートに移された。アッセイプレートを1,500rpmで1分遠心分離する。
3.化合物は以下のレイアウトに従ってECHOにより移された。
スタウロスポリンおよび供試化合物1-15:10μM~0.508nMの連続3倍希釈(10用量);陰性対照は6.25ngのZAP70、10μMのATPおよび0.4μg/μLのポリ、1%DMSOであり、陽性対照は10μMのスタウロスポリン、6.25ngのZAP70、10μMのATPおよび0.4μg/μLのポリ、1%DMSOである。
4.キナーゼ緩衝剤中で2×ATP-Poly(E4Y1)混合物:20μMのATP、0.8μg/μLのPoly(E4Y1)を調製する(最終濃度:10μMのATP、0.4μg/μLのPoly(E4Y1)。
5.キナーゼ緩衝剤中で2×ZAP70ワーキング溶液:(2.5ng/μL)を調製する(最終濃度は1.25ng/μLであった)。
6.ピペット(Thermo、30μLマルチチャンネル)を用いて2.5μL/ウェルの2×ZAP70ワーキング溶液を加え、1,500rpmで1分遠心分離する。
7.ピペット(Thermo、30μLマルチチャンネル)を用いて2.5μL/ウェルの2×ATP-Poly(E4Y1)ワーキング混合物を加え、1,500rpmで1分遠心分離する。
8.アッセイプレートを25℃で60minインキュベートする。
9.5μL/ウェルのADP-GLO(商標) ReagentをBRAVOにより加えてキナーゼ反応を停止し、未消費のATPを1時間後枯渇させる。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
10.10μLのKinase Detection ReagentをBRAVOにより加えてADPをATPに変換する。1,500rpmで1分遠心分離する。25℃で40minインキュベートする。
11.発光シグナルをEnvisionプレートリーダー(384-USL)に記録する。
12.XL-フィットを用いてデータを処理する。阻害%=[1-(試験ウェル-陰性対照)/(陽性対照-陰性対照)]×100%。
5.データ分析
化合物の各々の濃度におけるパーセント(%)阻害は各々のアッセイプレート内に含有される陰性および陽性対照ウェルのシグナルに基づいて、それに対して計算される。陰性対照ウェルは0%阻害として役立ち、陽性対照ウェルは100%阻害として役立った。供試化合物に対する濃度および%阻害値がプロットされ、50%阻害に必要とされる化合物の濃度(IC50)が3パラメーターロジスティック用量応答式で決定される。参照ペプチド/化合物に対する終点値(IC50)が各々の実験において品質管理の手段として評価される。終点値が期待値の3倍以内であればその実験は許容可能であるとみなされた。
生物学実施例6 LCK生化学アッセイプロトコル
この実施例はADP-GLO(商標) Kinase Assayを使用して潜在的なHPK1阻害剤化合物のLckキナーゼ活性に対する効果を測定した。代表的な実験的設定が以下に記載されるが、個々のアッセイにおいて多少の調整がなされることができる。
材料および機器
1.試薬
Figure 0007633989000072
2.機器および消耗品
Figure 0007633989000073
3.手順
1.LCKキナーゼ緩衝剤調製
DTTおよびBSAを新たに緩衝剤に加える(最終濃度:40mMトリス pH7.5;20mM MgCl2、0.1mg/ml BSA、50μM DTT、2mM MnCl2)。
Figure 0007633989000074
2.化合物調製
供試化合物の場合、化合物は最初に10mMの化合物ストック5μLを45μLのDMSOに混合することにより1mMに希釈された。化合物溶液は次いで10用量用に連続的に3倍希釈された。最高化合物濃度は1mM(100×)であり、DMSO濃度は100%であった。
陽性対照の場合、スタウロスポリンが3μLの10mMストックを97μLのDMSOに混合することにより300μMに希釈された。
50nLの化合物溶液および300μMスタウロスポリンがBRAVOにより384ウェルアッセイプレート(Corning #4512)に移された。
陰性対照の場合、50nLのDMSOが陰性対照として384ウェルアッセイプレートに移された。アッセイプレートを1,500rpmで1分遠心分離する。
3.化合物はECHOにより以下のレイアウトに従って移された。
スタウロスポリンおよび供試化合物1-15:10μM~0.508nMの連続3倍希釈(10用量);陰性対照は7ngのLCK、20μMのATPおよび0.4μg/μLのポリ、1%DMSOであり、陽性対照は3μMのスタウロスポリン、7ngのLCK、20μMのATPおよび0.4μg/μLのポリ、1%DMSOである。
4.キナーゼ緩衝剤中で2×ATP-Poly(E4Y1)混合物:40μMのATP、0.8μg/μLポリ(E4Y1)を調製する(最終濃度:20μMのATP、0.4μg/μLのポリ(E4Y1)。
5.キナーゼ緩衝剤中で2×LCKワーキング溶液(2.8ng/μL)を調製する(最終濃度は1.4ng/μLであった)。
6.ピペット(Thermo、30μLマルチチャンネル)を用いて2.5μL/ウェルの2×LCKワーキング溶液を加え、1,000rpmで1分遠心分離する。
7.ピペット(Thermo、30μLマルチチャンネル)を用いて2.5μL/ウェルの2×ATP-Poly(E4Y1)ワーキング混合物を加え、1,000rpmで1分遠心分離する。
8.アッセイプレートを25℃で60minインキュベートする。
9.5μL/ウェルのADP-GLO(商標) ReagentをBRAVOにより加えてキナーゼ反応を停止し、未消費のATPを1時間後枯渇させる。1,000rpmで1分遠心分離する。25℃で40minインキュベートする。
10.10μLのKinase Detection ReagentをBRAVOにより加えてADPをATPに変換する。1,000rpmで1分遠心分離する。25℃で30minインキュベートする。
11.発光シグナルをEnvisionプレートリーダー(384-USL)に記録する。
12.XL-フィットを用いてデータを処理する。阻害%=(陰性対照-試験ウェル)/(陰性対照-陽性対照)×100%。
4.データ分析
化合物の各々の濃度におけるパーセント(%)阻害は各々のアッセイプレート内に含有される陰性および陽性対照ウェルのシグナルに基づいて、それに対して計算される。陰性対照ウェルは0%阻害として役立ち、陽性対照ウェルは100%阻害として役立った。供試化合物に対する濃度および%阻害値がプロットされ、50%阻害に必要とされる化合物の濃度(IC50)が3パラメーターロジスティック用量応答式で決定される。参照ペプチド/化合物に対する終点値(IC50)が各々の実験において品質管理の手段として評価される。終点値が期待値の3倍以内であればその実験は許容可能であるとみなされた。
生物学実施例7 MAP4K3タンパク質キナーゼアッセイ
この実施例はタンパク質キナーゼMAP4K3によるペプチド基質のリン酸化を測定するためのアッセイプロトコルを提供する。
簡単に言うと、MAP4K3、その基質、および補因子(ATPおよびMg2+)がマイクロタイタープレートのウェル内で混合され、5時間25℃でインキュベートされる。インキュベーションの終了時、EDTAを含有する緩衝剤の添加により反応がクエンチされる。基質および産物が分離され、Caliper Life Sciencesのマイクロ流体に基づくLabChip 3000 Drug Discovery Systemを用いて電気泳動的に定量化される。
このアッセイの場合、MAP4K3基質はFAM-GAGRLGRDKYKTLRQIRQ-NH2である(FAMはカルボキシフルオレセインである)。ペプチド基質は好ましくはCapillary Electrophoresisにより>98%純粋である。
典型的なアッセイ設定および条件が以下に提供される。
1.384ウェルプレートのウェルに5μLの2×酵素緩衝剤(または対照)を加える。
2.100nLの100×化合物を加える。所望であればこの時点で酵素および化合物はプレインキュベートされてもよい。
3.5μLの2×基質緩衝剤を加える。
4.プレートを25℃で5時間インキュベートする。
5.40μLの1.25×停止緩衝剤を加えることにより反応を終了させる。
6.下記表の値を用いてCaliper LabChip(登録商標)3000 Drug Discovery Systemでジョブを作成する。
12 Sipper Chipのための分離条件
Figure 0007633989000075
7.プレートをロードし、励起用に青色レーザー(480nm)を、検出用に緑色CCD(520nm)(CCD2)を用いて電気泳動を始める。
上記アッセイは次の反応条件で行なわれる:5合計時間;25℃、20mMの100%阻害剤EDTAの存在下。
最終アッセイ反応混合物は100mMのHEPES、pH7.5、0.1%BSA、0.01%Triton X-100、1mMのDTT、5mMのMgCl2、10μMオルトバナジン酸ナトリウム、10μMベータグリセロリン酸 20μMのATP、1%DMSO(化合物由来)、0.5μMのFAM-GAGRLGRDKYKTLRQIRQ-NH2、0.5nMのMAP4K3酵素である。
MAP4K3の比活性はロット間で変化し、酵素濃度は基質から産物への約10~20%の変換を得るように調節される必要があり得ることに注意するべきである。
各々の試料中に存在する基質および産物ペプチドはLabChip 3000キャピラリー電気泳動機器を用いて電気泳動的に分離される。基質および産物ペプチドが分離されると2つの蛍光のピークが観察される。基質および産物ピークの相対蛍光強度の変化が測定されるパラメーターであり、酵素活性を反映する。キャピラリー電気泳動図(RDA取得ファイル)はHTS Well Analyzerソフトウェア(Caliper Life Sciences)を用いて分析される。各々の試料のキナーゼ活性は産物対総和比(PSR)、すなわちP/(S+P)として決定され、ここでPは産物ペプチドのピーク高さであり、Sは基質ペプチドのピーク高さである。
各々の化合物に対して、酵素活性が様々な濃度(3×希釈間隔で離れた12の化合物濃度)で測定される。陰性対照試料(0%-阻害剤の不在下での阻害)および陽性対照試料(100%-20mMのEDTAの存在下での阻害)が4回繰り返して集められ、各々の濃度の各々の化合物に対する%阻害値を計算するのに使用される。
パーセント阻害(Pinh)は次の式を用いて決定される。
Pinh=(PSR0%-PSRinh)/(PSR0%-PSR100%)×100
ここで、PSRinhは阻害剤の存在下での産物総和比であり、PSR0%は阻害剤の不在下での平均の産物総和比であり、PSR100%は100%阻害対照試料の平均の産物総和比である。
阻害剤のIC50値はXL-フィット4ソフトウエア(IBDS)を用いて4パラメーターS字状用量応答モデルにより阻害曲線(Pinh対阻害剤濃度)をフィットさせることにより決定される。
アッセイに使用された幾つかの材料および緩衝剤が参考値として以下に示される。
Figure 0007633989000076
生物学実施例8 ヒト汎T細胞により放出されるIL2およびIFN-γに関する化合物有効性研究
この実施例は汎T細胞およびELISAアッセイフォーマットを用いてIL2およびIFN-γ放出に対する化合物の効果を決定するのに使用されることができるアッセイ方法である。
材料および機器
1.試薬
Figure 0007633989000077
2.機器および消耗品
Figure 0007633989000078
3.手順
汎T単離および試薬調製のための手順(0日目)
1.細胞増殖培地
RPMI1640:ATCC、Cat#30-2001
10%FBS:Gibco、Cat#10099141
1%Pen-Strep:Gibco、Cat#15140122
1%非必須アミノ:Gibco、Cat#11140050
ベータ-メルカプトエタノール:Gibco、Cat#21985023
2.汎T単離緩衝剤調製
MACS(登録商標)BSAストック溶液(#130-091-376)を自動MACS(登録商標)濯ぎ溶液で20倍に希釈することによりリン酸緩衝生理食塩水(PBS)、pH7.2、0.5%ウシ血清アルブミン(BSA)、および2mMのEDTAを含有する溶液を調製する。緩衝剤を4℃に保つ。気泡がカラムを塞ぐ可能性があるので使用前に緩衝剤を脱気する。
Figure 0007633989000079
3.冷凍PBMCを解凍する
1)培地を37℃の水浴で予熱する。
2)細胞を37℃の水浴中で急速に解凍する。
3)予め温めた培地を15mLのチューブに加える。細胞をチューブに移す。
4)300×gで8min遠心分離する(遠心分離増大0、減少0)。
5)濯ぎ緩衝剤を用いてPBMCを洗浄する。
6)PBMCを300×gで8min遠心分離し、二回洗浄する(遠心分離増大9、減少1)。
7)細胞を汎T細胞単離緩衝剤で再懸濁し、細胞数をカウントする。
4.汎T細胞単離
マイクロビーズカクテルで細胞染色する
1)細胞を調製し、細胞数を決定する。細胞を70μmセルストレーナーによりろ過する。
2)細胞ペレットを107の総細胞当たり40μLの緩衝剤に再懸濁する。
3)107の総細胞当たり10μLの汎T細胞ビオチン-抗体カクテルを加える。
4)よく混合し、10分間冷凍機(氷)内でインキュベートする。
5)107の総細胞当たり30μLの緩衝剤を加える。
6)107の総細胞当たり20μLの汎T細胞マイクロビーズカクテルを加える。
7)よく混合し、15分間冷凍機(氷)内でインキュベートする。
8)その後の磁気細胞分離に進む。
注意:a.速やかに作業し、細胞を冷たく保ち、予冷された溶液(2~8℃)を使用する。b.所与の磁気標識の容積は最大107の総細胞に対する。少なめの細胞で作業する場合は示したのと同じ容積を使用する。c.多めの細胞数で作業する場合は全ての試薬容積、従って総容積をスケールアップする。d.最適な性能のためには磁気標識の前に単細胞懸濁液を得ることが重要である。
その後の手動の細胞分離
1)LSカラムを適切なMACS Separatorの磁場内に入れる。詳細については、それぞれのMACS Columnデータシートを参照すること。
2)3mLの緩衝液で濯ぐことによりカラムを準備する。
3)細胞懸濁液をカラムにアプライする。富化されたT細胞を表すフロースルーを集める。
4)カラムを5mLの緩衝液で洗浄する。通過する、富化されたT細胞を表す未標識細胞を集める。
注意:次のステップに進む前に、カラムリザーバーが空になるまで必ず待つこと。
5.汎T細胞FACS
1)50μLのPBMCおよび汎T細胞をそれぞれFACSチューブに取る。
2)細胞を抗ヒトCD3/CD4/CD8抗体(1μL/1μL/1μL/チューブ)と共に20min4℃でインキュベートする。未染色対照では、細胞をFACS染色緩衝液と共にインキュベートする。
3)冷たい染色緩衝液(0.2%BSAおよび1mMEDTAを含むPBS)で2回洗浄する。
4)FACSを行なう。CD3+、CD3+CD4+、およびCD3+CD8+集団%分析用にゲートする。
5)汎T細胞の純度が90%より高ければ、適当な容積の細胞培養培地で細胞懸濁液を百万細胞/mLに希釈する。
6)細胞懸濁液を後の使用のために無菌の使い捨てリザーバーに分注する。
化合物および抗ヒトCD3/CD28の調製手順(0日目)
1.化合物調製
化合物連続希釈(ソースプレート1000×)
化合物が100%DMSO中で10mMの濃度に可溶化される。次いでそれらは8点用量に3倍連続希釈された。
4×化合物用量調製(インタープレート:Corning-3599)
培養培地中4×化合物溶液を調製する。ピペットで上下させる。ZPE対照では、培養培地中0.4%DMSO(4×)を調製する。HPE対照では、0.4μMの培養培地中RGT003-026(4×)を調製する。
2.抗ヒトCD3(ストック濃度6.76mg/ml):4℃で貯蔵。
1)抗ヒトCD3をPBSで0.5μg/mLの最終濃度に希釈する。
2)陽性および陰性対照ウェルを除き各々のウェルに50μL/ウェルのCD3を加える。陽性および陰性対照ウェルはCD3/CD28刺激を有さない。
3)5%CO2インキュベーター内37℃で2時間インキュベートする。
4)50μLの抗体溶液を細胞培養プレートから取り出す。各回200μLの無菌PBSで各々のウェルを二回濯ぐ。
3.抗ヒトCD28(4×)調製
抗体は培養培地により11.07mg/mLのストック濃度から2μg/mL(4×)に希釈された。
4.PMA/イノマイシン(Inomycin)調製(4×)
1)PMAを培地中400ng/mL(8×)に希釈する。
2)イノマイシンを培地中8μM(8×)に希釈する。
3)等量のPMAをイオノマイシンと混合して4×混合物を得る。
細胞を刺激する手順(0日目)
1.1×10⁵細胞/ウェル(100μL/ウェル)の細胞懸濁液を96ウェルプレート(細胞プレート:greiner-655180)に移す。
2.供試化合物およびZPE/HPE対照では50μL/ウェルの抗ヒトCD28を加える。陽性または陰性対照では、それぞれ50μL/ウェルの4×PMA/イノマイシン溶液または培養培地を加える。
3.50μL/ウェルの化合物を以下に示すプレートマップに従って細胞プレートに加える。ZPE/HPE対照では、それぞれ50μL/ウェルの0.4%DMSO溶液または0.4μMのRGT003-026(4×)を加える。陽性または陰性対照では、50μL/ウェルの培養培地を加える。
4.プレートを48時間インキュベートする。
IL-2およびIFN-γELISAの手順
1日目:コーティングプレート
1)マイクロウェルをウェル当たり100μLの、コーティング緩衝液に希釈されたIL-2およびIFN-γ捕捉抗体で覆う。推奨される抗体コーティング希釈については、ロット特定のInstruction/Analysis Certificate参照。プレートをシールし、一晩4℃でインキュベートする。
2日目:試料収集
1)37℃、5%CO2インキュベーターで48時間インキュベーション後、細胞プレートを1,000rpmで10min遠心分離する。100μL/ウェルの上清を集め、次いでIL-2およびIFN-γELISAアッセイを行なう。上清は-80℃で貯蔵されることができ、IL-2およびIFN-γELISAアッセイは翌日行なわれることができる。上清は、アッセイがIL-2およびIFN-γ標準曲線の直線範囲を越えないように保証するため30~40倍希釈される必要があり得る。
2)新しい培地(抗CD28、P/Iおよび化合物を含有する)をプレートに100μL/ウェル加える。
3)プレートマップ:
3~4日目:IL-2およびIFN-γELISA:
1)ウェルを吸引し、≧300μL/ウェルの洗浄緩衝液で3回洗浄する。最後の洗浄後、プレートを逆さにし、吸収紙で吸い取って残留する緩衝液を除く。
2)プレートを≧200μL/ウェルのアッセイ希釈剤でブロックする。RTで1時間インキュベートする。
3)ステップ2と同様に吸引/洗浄する。
4)アッセイ希釈剤中の標準を調製する。
IL-2標準ストック調製
1mLの脱イオン水をバイアルに加え(235ng/バイアル)、ストック濃度は235ng/mLである。標準ストックを10μL/バイアルで採り、-80℃で凍結する。
IFN-γ標準ストック調製
1mLの脱イオン水をバイアルに加え(145ng/バイアル)、ストック濃度は145ng/mLである。標準ストックを10μL/バイアルで採り、-80℃で凍結する。
IL-2/IFNγの標準曲線の調製
標準試料を500pg/mLの最高濃度に希釈する。次いで2倍連続希釈を10点用量(ブランク対照を含む)に行なう。いろいろな濃度の標準をELISAプレート、100μL/ウェルに移す。
1)ピペットで100μLの各々の標準、試料、および対照を適当なウェルに入れる。プレートをシールし、2時間RTでインキュベートする。
2)ステップ2と同様に吸引/洗浄するが、合計5回洗浄する。
3)100μLのWorking Detector(Detection Antibody+SAv-HRP試薬)を各々のウェルに加える。プレートをシールし、1時間RTでインキュベートする。
4)ステップ2と同様に吸引/洗浄するが、合計7回洗浄する。注意:この最終洗浄ステップでは、各々の洗浄に対してウェルを洗浄緩衝液に30秒~1分浸すこと。
5)100μLの基質溶液を各々のウェルに加える。プレートを(プレートシーラーなしで)30分室温で暗所においてインキュベートする。
6)50μLの停止溶液を各々のウェルに加える。
7)反応を停止してから30分以内に450nmで吸光度を読む。OD450nmは570nmのOD値に規格化された。
4.データ分析
生化学アッセイの場合、化合物の各々の濃度におけるパーセント(%)阻害は各々のアッセイプレート内に含有されるHPEおよびZPEウェルのシグナルに基づいて、それに対して計算される。HPEウェルは100%有効と思われ、化合物を含有しないがDMSO(最終濃度=0.1%)を含有するZPEウェルは0%有効とみなされた。
細胞アッセイでは、化合物の各々の濃度におけるIL-2またはIFN-γ(データは示さない)のDMSO対照と比較した応答が計算される。表2参照。EC2xは200%応答(2倍)を与える化合物の濃度(concertation)を表し、EC50はGraphPad Prismを用いて計算される。
代表的な化合物から得られた生化学および細胞データが下の表1および2に掲げられる。
Figure 0007633989000080
Figure 0007633989000081
Figure 0007633989000082
Figure 0007633989000083
Figure 0007633989000084
Figure 0007633989000085
Figure 0007633989000086
Figure 0007633989000087
Figure 0007633989000088
Figure 0007633989000089
Figure 0007633989000090
Figure 0007633989000091
Figure 0007633989000092
Figure 0007633989000093
Figure 0007633989000094
Figure 0007633989000095
Figure 0007633989000096
Figure 0007633989000097
Figure 0007633989000098
Figure 0007633989000099
Figure 0007633989000100
Figure 0007633989000101
Figure 0007633989000102
Figure 0007633989000103
Figure 0007633989000104
Figure 0007633989000105
Figure 0007633989000106
Figure 0007633989000107
Figure 0007633989000108
Figure 0007633989000109
Figure 0007633989000110
Figure 0007633989000111
B.合成実施例
機器の説明
NMRスペクトルは、400MHz(1H)、376MHz(19F)または75MHz(13C)で作動するVarian Mercury分光計で測定した。試料に使用される溶媒は、各化合物について実験手順に明示している。化学シフトは百万分率(ppm、δ単位)で表現される。カップリング定数はヘルツ(Hz)の単位である。分裂パターンは見かけ上の多重度を示し、s(一重項)、d(二重項)、t(三重項)、q(四重項)、quint(五重項)、m(多重項)、br(幅広)として表される。
以下のシステムをLCMSに使用した:Agilent 6120(Binary Gradient Moduleポンプ)、XBridge分析カラムC18、5μm、4.6×50mm、25℃、注入体積5μL、2mL/分、以下のタイミングに従う0.1%酢酸アンモニウム水溶液中アセトニトリルの勾配:
Figure 0007633989000112
実験手順:全ての反応は、特に指定しない限り、乾燥窒素の雰囲気下で行った。TLCプレートは紫外光で可視化した。フラッシュクロマトグラフィーは、ガラス製カラムを使用するシリカゲル(40~60μm)上でのカラムクロマトグラフィーを指す。あるいは、自動化クロマトグラフィーは、220または254nmにおける紫外検出でBiotage SP1またはBiotage Isoleraシステムを使用しておよびBiotage順相または逆相シリカカートリッジを使用して実行した。適切な実験手順下で更なる詳細を見ることができる。
一般的方法および調製
それらの一般式(I-0)、(I-1)、(I-2)、(I)、(II)、(II-1)、(II-2)または(II-2’)を含む化合物、中間体および特定の実施例を、本明細書で記載される合成方法により調製した。実験手順において、温度、溶液の濃度、溶媒の体積、マイクロ波条件の適用、反応時間またはそれらの組合せ等の反応条件の変更は本発明の一部として認識され、具体的に記述される酸、塩基、試薬、カップリング試薬、溶媒等の他、代替の好適な酸、塩基、試薬、カップリング試薬、溶媒等を使用でき、本発明の範囲内に含まれる。全ての可能な幾何異性体、立体異性体、塩形態は、本発明の範囲内と認識される。
ピリミジン化合物の一般的スキームおよび合成手順:
Figure 0007633989000113
条件A1:中間体E(または市販品の試薬)(1.0当量)のDMF中溶液に、0℃で水素化ナトリウム(鉱油中60%分散液、1.2当量)を加え、混合物を0℃で30分間撹拌した。上記反応混合物に0℃で5-R1置換2,4-ジクロロピリミジン(1.0~1.3当量)を加え、次いで得られた混合物を室温で1時間撹拌し、0℃に冷却し、氷-H2Oを用いてクエンチした。粗生成物を精製して、4-Rおよび5-R1置換2-Cl-ピリミジンを得た。
条件A2:5-R1置換2,4-ジクロロピリミジン(1.0~1.5当量)のDMF中溶液に、炭酸カリウム(2.0当量)および中間体E(または市販品の試薬)(1.0当量)を加えた。混合物を80℃で終夜撹拌し、室温に冷却し、H2Oで希釈し、EAで抽出した。粗生成物を精製して、4-Rおよび5-R1置換2-Cl-ピリミジンを得た。
条件A3:中間体E(または市販品の試薬)(1.0当量)のn-ブタノール中溶液に、5-R1置換2,4-ジクロロピリミジン(1.0~1.5当量)およびDIPEA(1.0~2.0当量)を順次加えた。反応混合物を100℃で18時間撹拌し、水で希釈し、EAで抽出した。粗生成物を精製して、4-Rおよび5-R1置換2-Cl-ピリミジンを得た。
条件B1:中間体W(1.0~1.4当量)の2-メトキシエタノール中溶液に、4-Rおよび5-R1置換2-Cl-ピリミジン(1.0当量)およびHClのEtOH中溶液(3.0当量)を加えた。得られた混合物を120℃で20時間撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィーおよび/または分取HPLCで精製した。
条件B2:4-Rおよび5-R1置換2-Cl-ピリミジン(1.0当量)および中間体W(1~1.3当量)のイソプロパノール中溶液に、トリフルオロ酢酸(1.0~3.0当量)を加えた。混合物をN2下100℃で20時間撹拌し、室温に冷却し、飽和NaHCO3水溶液でpH約8に塩基性化し、DCMで抽出した。有機相をブラインで洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィーおよび/または分取HPLCにより精製した。
条件B3:4-Rおよび5-R1置換2-Cl-ピリミジン(1.0当量)および中間体W(1~1.3当量)のイソプロパノール中溶液に、TsOH・H2O(1.0~1.2当量)を加えた。混合物を100℃で終夜撹拌し、室温に冷却し、飽和NaHCO3水溶液でpH約8に塩基性化し、DCMで抽出した。有機相をブラインで洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィーおよび/または分取HPLCにより精製した。
条件B4:4-Rおよび5-R1置換2-Cl-ピリミジン(1.0当量)のジオキサン中溶液に、中間体W(1.0~1.2当量)、Pd2(dba)3(0.2当量)、キサントホス(0.2当量)および炭酸カリウム(2.0当量)を加えた。混合物をN2下100℃で12時間撹拌し、室温に冷却し、濾過した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィーおよび/または分取HPLCで精製した。
特定の実施例に応じて、4-Rおよび5-R1置換2-Cl-ピリミジンは条件AおよびBの間で転化が進み、条件Bの後に更に転化した。
中間体
中間体W1
Figure 0007633989000114
6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
Figure 0007633989000115
ステップ1:2-(3-メトキシフェニル)エタンアミン(20.0g、132.27mmol、19.23mL)のHCl水溶液(1N、192mL、192mmol)中混合物に、ホルムアルデヒドの水溶液(37重量%、41.64g、529.08mmol)を加えた。混合物を60℃で1時間撹拌し、0℃に冷却し、50%NaOH水溶液(17.44g、218mmol)を0℃で滴下添加することにより塩基性化した。得られた混合物を室温で終夜撹拌し、濾過した。濾液を濃縮して、ビス(6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)メタンを白色の固体として得た(23g、収率100%)。
ステップ2:ビス(6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)メタン(28g、82.73mmol)のi-PrOH(200mL)中懸濁液に、0℃で濃HCl(15.20g、182.01mmol、15.3mL)を滴下添加し、混合物を室温で18時間撹拌した。MTBE(70mL)を上記混合物に加え、懸濁液を室温で更に4時間撹拌した。濾過した後、ケーキをMTBE/i-PrOHの混合物(100mL、1/1v/v)で洗浄し、乾燥して、6-メトキシ-1,2,3,4-テトラヒドロイソキノリン塩酸塩を白色の固体として得、これをDCM(300mL)に懸濁した。混合物に飽和NaHCO3水溶液(500mL)を加え、混合物を室温で2時間撹拌した。分離した後、水性層をDCM(50mL×4)で抽出した。合わせた有機層を無水Na2SO4で脱水し、濾過し、濃縮して、6-メトキシ-1,2,3,4-テトラヒドロイソキノリンを黄色の油状物として得た(10g、収率75%)。LC-MS(ESI)m/z:164[M+H]+。
ステップ3:6-メトキシ-1,2,3,4-テトラヒドロイソキノリン(1.63g、9.99mmol)のMeOH(30mL)中溶液に、室温でホルムアルデヒド水溶液(37%w/w、4.8g、59.92mmol、1.67mL)を加えた。混合物を室温で15分間撹拌し、0℃に冷却し、これにNaBH4(1.13g、29.96mmol)を一部ずつ加えた。混合物を室温で3時間撹拌し、氷水(10mL)を用いてクエンチし、DCM(20mL×5)で抽出した。有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1v/v)で精製して、6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリンを黄色の油状物として得た(1.7g、収率96%)。LC-MS(ESI)m/z:178[M+H]+。
ステップ4:予め冷却した(0℃)濃硫酸の溶液(4mL)に、0℃で6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン(2g、11.28mmol)およびグアニジン硝酸塩(1.17g、9.59mmol)を順次加えた。得られた混合物を0℃で30分間撹拌し、氷水(20mL)を用いてクエンチし、NaOH水溶液(4N)でpH10~11に塩基性化し、DCM(50mL×4)で抽出した。合わせた有機層を無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE100%v/v、PE/EA=1/1v/v、EA100%v/v、次いでDCM/MeOH=20/1、v/v)で精製して、6-メトキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリンを黄色の固体として得た(0.9g、収率36%)。LC-MS(ESI)m/z:223[M+H]+。
ステップ5:6-メトキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(-tetrohydroisoquinoline)(4.2g、14.40mmol)のEA(32mL)、H2O(16mL)およびEtOH(144mL)中溶液に、Fe粉(5.5g、93.99mmol)および塩化アンモニア(793.96mg、13.08mmol)を加えた。混合物を60℃で48時間撹拌し、室温に冷却し、濾過した。ケーキをメタノール(30mL×3)で洗浄し、濾液を濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1から10/1v/v)で精製して、6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン塩酸塩を黄色の固体として得た(4.5g、収率100%)。LC-MS(ESI)m/z:193[M+H]+。
代替合成方法:
Figure 0007633989000116
ステップ1:トリエチルアミン(13.38g、132.27mmol、18.44mL)、2-(3-メトキシフェニル)エタンアミン(10g、66.13mmol)およびDMAP(807.96mg、6.61mmol)のDCM(100mL)中溶液に、0℃でBoc2O(15.88g、72.75mmol、16.70mL)をゆっくり加えた。次いで混合物を室温で16時間撹拌し、氷水(200mL)で希釈し、EtOAc(3×200mL)で抽出した。合わせた有機相をブライン(100mL)で洗浄し、無水Na2SO4で脱水し、濾過し、真空で濃縮した。残渣をフラッシュクロマトグラフィー(SiO2、石油エーテル/酢酸エチル=10/1)で精製して、tert-ブチル(3-メトキシフェネチル)カルバメート(14.6g、収率79.06%、純度90%)を無色液体として得た。LC-MS(ESI)m/z:196[M+H-56]+。
ステップ2:tert-ブチル(3-メトキシフェネチル)カルバメート(7g、27.85mmol)および2-クロロピリジン(4.74g、41.78mmol、3.92mL)のCH2Cl2(50mL)中溶液に、-78℃でTf2O(8.64g、30.64mmol、5.15mL)のCH2Cl2(5mL)中溶液を加えた。20分後、BH3・Et2O(19.77g、139.26mmol)を上記溶液に滴下添加した。次いで反応混合物を室温に加温し、2時間撹拌し、飽和NaHCO3溶液を用いて注意深くクエンチした。得られた混合物をCH2Cl2(3×100mL)で抽出した。合わせた有機層をブライン(50mL)で洗浄し、無水Na2SO4で脱水し、濾過し、真空で濃縮した。残渣をフラッシュクロマトグラフィー(SiO2、石油エーテル/酢酸エチル/メタノール=5/1/0から10/10/1)で精製して、6-メトキシ-3,4-ジヒドロイソキノリン-1(2H)-オン(3.4g、収率68.89%)を灰白色の固体として得た。LC-MS(ESI)m/z:178[M+H]+。
ステップ3:6-メトキシ-3,4-ジヒドロイソキノリン-1(2H)-オン(3.8g、21.44mmol、9.62mL)の濃H2SO4(50mL)中溶液に、-20℃でHNO3(2.16g、22.29mmol、純度65%)を滴下添加した。混合物を-20℃~-25℃で3時間撹拌し、氷水(300mL)中に注ぎ入れた。水性層をジクロロメタン(3×200mL)で抽出した。合わせた有機層を真空で濃縮し、残渣をフラッシュカラムクロマトグラフィー(SiO2、石油エーテル/酢酸エチル/メタノール=10/1/0~10/10/1)で精製して、6-メトキシ-7-ニトロ-3,4-ジヒドロイソキノリン-1(2H)-オン(2.02g、収率40.78%)を得た。LC-MS(ESI)m/z:223[M+H]+。
ステップ4:6-メトキシ-7-ニトロ-3,4-ジヒドロイソキノリン-1(2H)-オン(2.02g、9.09mmol)のTHF(200mL)中溶液に、1M BH3/THF(45.46mmol、45.5mL)を加えた。混合物を還流下で20時間撹拌し、メタノール(30mL)を用いて注意深くクエンチした。得られた溶液を真空で濃縮した。残渣を2N HCl(50mL)中80℃で3時間加熱し、冷却し、水酸化アンモニウム水溶液で塩基性化し、ジクロロメタン(3×100mL)で抽出した。合わせた有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮して、6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(1.89g、収率100.00%)を得た。LC-MS(ESI)m/z:209[M+H]+。
ステップ5:6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(1.89g、9.08mmol、9.62mL)のメタノール(30mL)中溶液に、室温でホルムアルデヒド(1.64g、54.46mmol、1.51mL)を加えた。混合物を室温で15分間撹拌し、0℃に冷却した。次いでNaBH4(1.03g、27.23mmol)を上記混合物に一部ずつ加えた。得られた混合物を室温で3時間撹拌し、氷水(10mL)を用いてクエンチし、DCM(20mL×5)で抽出した。合わせた有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1、v/v)で精製して、6-メトキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(1.4g、収率69.40%)を黄色の油状物として得た。LC-MS(ESI)m/z:223[M+H]+。
ステップ6:6-メトキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(1.3g、5.85mmol)のEtOAc(2mL)、H2O(1mL)およびEtOH(10mL)中溶液に、Fe(2.19g、39.19mmol)および塩化アンモニア(284.74mg、5.32mmol)を加えた。混合物を60℃で16時間撹拌し、室温に冷却し、濾過した。ケーキをメタノール(30mL×3)で洗浄し、濾液を濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1から10/1v/v)で精製して、6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン塩酸塩を黄色の固体として得た(0.85g、収率75.6%)。LC-MS(ESI)m/z:193[M+H]+。
中間体W2
Figure 0007633989000117
2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
Figure 0007633989000118
ステップ1:1,2,3,4-テトラヒドロイソキノリン(4.8g、36.04mmol)の濃硫酸(20mL)中氷冷溶液に、5℃未満の温度を維持しながら、硝酸カリウム(4.01g、47.21mmol)を少しずつ加えた。反応混合物を室温で終夜撹拌し、氷(100g)中に注ぎ入れ、NH3・H2OでpH約9に調整し、CH2Cl2(50mL×3)で抽出した。合わせた有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をメタノール中で結晶化して、7-ニトロ-1,2,3,4-テトラヒドロイソキノリン塩酸塩を黄色の固体として得た(4.2g、収率54%)。LC-MS(ESI)m/:179[M+H]+。
ステップ2:7-ニトロ-1,2,3,4-テトラヒドロイソキノリン塩酸塩(5.0g、23.29mmol)の乾燥1,2-ジクロロエタン(200mL)中撹拌混合物に、ホルマリン(37%ホルムアルデヒド水溶液、2.0mL、25.86mmol)を、続いてトリアセトキシホウ水素化物(19.81g、104.82mmol)を加えた。反応混合物を室温で4時間激しく撹拌し、濃縮した。残渣をEtOAc(400mL)で希釈し、飽和NaHCO3水溶液(400mL)を用いてゆっくりクエンチし、30分間撹拌した。混合物をEA(100mL×4)で抽出した。有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮して、2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリンを茶褐色の固体として得た(3.8g、収率85%)。LC-MS(ESI)m/:193[M+H]+。
ステップ3:2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(3.8g、19.77mmol)、Fe(5.52g、98.85mmol)、NH4Cl(15.86g、296.54mmol)のEA(10mL)、EtOH(100mL)およびH2O(20mL)中懸濁液を、70℃で24時間激しく撹拌した。濾過した後、ケーキをEA/EtOHの混合溶媒(100mL、10/1、v/v)で洗浄し、濾液を濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM中MeOH、0%v/vから25%v/v)で精製して、2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを黄色の固体として得た(1.84g、収率57%)。LC-MS(ESI)m/z:163[M+H]+。
中間体W3
Figure 0007633989000119
6-クロロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
Figure 0007633989000120
ステップ1:6-クロロイソキノリン(2.0g、12.22mmol)のMeCN(15mL)中溶液に、室温でMeI(5.21g、36.67mmol)を加えた。混合物を密封管中50℃で2日間撹拌した。室温に冷却した後、固体を濾取し、乾燥して、6-クロロ-2-メチルイソキノリン-2-イウムヨージドを黄色の固体として得た(3.2g、収率86%)。LC-MS(ESI)m/z:178[M]+。
ステップ2:6-クロロ-2-メチルイソキノリン-2-イウムヨージド(200mg、0.65mmol)のMeOH(8mL)中溶液に、0℃でNaBH4(127.06mg、3.36mmol)を一部ずつ加えた。混合物を室温で3時間撹拌し、飽和NaHCO3水溶液でpH約9に調整し、DCM(30mL×3)で抽出した。有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣を分取TLC(DCM/MeOH=20/1、v/v)で精製して、6-クロロ-2-メチル-1,2,3,4-テトラヒドロイソキノリンを黄色の固体として得た(90mg、収率44%)。LC-MS(ESI)m/z:182[M+H]+。
ステップ3および4:6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリンの代わりに6-クロロ-2-メチル-1,2,3,4-テトラヒドロイソキノリンを使用する、中間体W1のステップ4および5と同様の手順。LC-MS(ESI)m/z:197[M+H]+。
中間体W4
Figure 0007633989000121
2-メトキシ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミン
Figure 0007633989000122
ステップ1:1-メチル-3,5-ジニトロ-ピリジン-2-オン(4.5g、22.60mmol)および1-メチルピペリジン-4-オン(2.81g、24.86mmol)のNH3/MeOH(7N、50mL)中溶液を、密封管中50℃で終夜撹拌した。室温に冷却した後、混合物を濃縮し、残渣をDCM(100mL)と飽和NaHCO3水溶液(50mL)との間で分配した。層を分離し、水性層をDCM(50mL×2)で抽出した。合わせた有機層を無水Na2SO4で脱水し、濾過し、濃縮して、6-メチル-3-ニトロ-5,6,7,8-テトラヒドロ-1,6-ナフチリジンを赤色の固体として得た(2.84g、収率65%)。LC-MS(ESI)m/z:194[M+H]+。
ステップ2:6-メチル-3-ニトロ-7,8-ジヒドロ-5H-1,6-ナフチリジン(1.3g、6.73mmol)のエタノール(35mL)およびTHF(35mL)中溶液に、10%Pd/C(817.20mg)を加え、混合物をH2(1atm)下2時間撹拌した。濾過した後、ケーキをEtOH(5mL×2)で洗浄し、濾液を濃縮して、6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミンを黄色の固体として得た(1.1g、収率100%)。LC-MS(ESI)m/z:164[M+H]+。
ステップ3:6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミン(1.2g、7.35mmol)およびAcONa(1.21g、14.70mmol)の酢酸(25mL)中溶液に、室温で臭素(1.17g、7.35mmol)を加え、混合物を室温で1時間撹拌した。混合物をDCM(100mL)および水(30mL)に希釈し、NaHCO3でpH約9にゆっくり調整した。有機層を無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1、v/v)で精製して、2-ブロモ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミンを黄色の固体として得た(570mg、32%)。LC-MS(ESI)m/z:242[M+H]。
ステップ4:2-ブロモ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミン(250mg、1.03mmol)、炭酸セシウム(672.86mg、2.07mmol)およびMeONa(83.67mg、1.55mmol)のMeOH(2mL)中混合物に、CuI(19.67mg、103.26umol)および1,10-フェナントロリン一水和物(40.94mg、206.51umol)を加えた。混合物をN2により保護されたマイクロ波条件下120℃で2時間撹拌した。室温に冷却した後、残渣を分取TLC(DCM/MeOH=15/1、v/v)で精製して、2-メトキシ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミンを黄色の固体として得た(74mg、収率37%)。LC-MS(ESI)m/z:194[M+H]+。
中間体W5
Figure 0007633989000123
2-イソプロピル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミン
Figure 0007633989000124
ステップ1:6-メトキシ-1,2,3,4-テトラヒドロイソキノリン(340mg、2.08mmol)のMeOH(10mL)中混合物に、室温でアセトン(725.93mg、12.50mmol、917.74uL)を滴下添加し、混合物を室温で30分間撹拌した。次いでNaBH(AcO)3(6.25mmol)を0℃で上記混合物に一部ずつ加え、得られた混合物を室温で3時間撹拌し、0℃で飽和NaHCO3水溶液(10mL)を用いてクエンチし、濃縮した。残渣をDCM(50mL×2)で抽出し、合わせた有機層をブライン(20mL×2)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1、v/v)で精製して、2-イソプロピル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリンを白色の固体として得た(150mg、収率35%)。LC-MS(ESI)m/z:206[M+H]+。
ステップ2:6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリンの代わりに2-イソプロピル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリンを使用する、中間体W1のステップ4と同様の手順。LC-MS(ESI)m/z:251[M+H]+。
ステップ3:2-イソプロピル-6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(200mg、799.06umol)および炭素担持10%パラジウム(30mg、799.06umol)のEA(6mL)中混合物を、H2(1atm)下室温で16時間撹拌し、濾過した。濾液を濃縮し、残渣を分取TLC(DCM/MeOH=10/1、v/v)で精製して、2-イソプロピル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミンを白色の固体として得た(50mg、収率28%)。LC-MS(ESI)m/z:221[M+H]+。
中間体W6
Figure 0007633989000125
tert-ブチル7-アミノ-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-カルボキシレート
Figure 0007633989000126
ステップ1:濃H2SO4(5mL)の冷却溶液に、-10℃で6-メトキシ-1,2,3,4-テトラヒドロイソキノリン(1.0g、1.84mmol)を加えた。グアニジン硝酸塩(758mg、6.13mmol)を-10℃で上記混合物に一部ずつ加えた。混合物を-10℃で30分間撹拌し、冷水(20mL)中に注ぎ入れ、NaOH水溶液(4N)でpH約8に調整し、EA(40mL×4)で抽出した。合わせた有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM100%v/v、次いでDCM/MeOH=10/1、v/v)で精製して、6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリンを黄色の固体として得た(200mg、収率16%)。LC-MS(ESI)m/z:209[M+H]+。
ステップ2:6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(100mg、0.48mmol)、Boc2O(157mg、0.72mmol)およびEt3N(97mg、0.96mmol)のDCM(5mL)中混合物を、室温で4時間撹拌し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM100%v/v、次いでDCM/MeOH=10/1、v/v)で精製して、tert-ブチル6-メトキシ-7-ニトロ-3,4-ジヒドロイソキノリン-2(1H)-カルボキシレートを黄色の油状物として得た(150mg、収率100%)。LC-MS(ESI)m/z:209[M-100+1]+。
ステップ3:tert-ブチル6-メトキシ-7-ニトロ-3,4-ジヒドロイソキノリン-2(1H)-カルボキシレート(150mg、0.48mmol)および10%Pd/C(50mg)のEtOH(5mL)中混合物を、H2(1atm)下室温で16時間撹拌し、濾過した。濾液を濃縮して、tert-ブチル7-アミノ-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-カルボキシレートを黄色の固体として得た(110mg、収率81%)。LC-MS(ESI)m/z:223[M-55]+。
中間体W7
Figure 0007633989000127
6-フルオロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
Figure 0007633989000128
ステップ1:6-フルオロ-3,4-ジヒドロ-2H-イソキノリン-1-オン(900mg、5.45mmol)のH2SO4(9mL)中溶液に、0℃で硝酸カリウム(578.47mg、5.72mmol)を少しずつ加えた。得られた混合物を0℃で2時間撹拌し、氷水中に注ぎ入れた。白色の固体が沈殿し、濾取し、真空乾固して、6-フルオロ-7-ニトロ-3,4-ジヒドロ-2H-イソキノリン-1-オン(1.04g、収率86%)を得た。LC-MS(ESI)m/z:211[M+H]+。
ステップ2および3および4:6-メトキシ-7-ニトロ-3,4-ジヒドロ-2H-イソキノリン-1-オンの代わりに6-フルオロ-7-ニトロ-3,4-ジヒドロ-2H-イソキノリン-1-オンを使用する、中間体W1の代替合成方法のステップ4および5および6と同様の手順。LC-MS(ESI)m/z:181[M+H]+。
中間体W8
Figure 0007633989000129
2-エチル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミン
Figure 0007633989000130
ステップ1:6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(300mg、1.44mmol)のCH3CN(10mL)中溶液に、ヨードエタン(224.72mg、1.44mmol、115.83uL)およびK2CO3(796.52mg、5.76mmol)を加えた。反応混合物を20℃で16時間撹拌し、酢酸エチル(100mL)と水(100mL)との間で分配した。有機層を分離し、無水硫酸マグネシウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(水酸化アンモニウム水溶液を含むジクロロメタン中0~20%メタノール)により精製して、2-エチル-6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(136mg、収率40%)を得た。LC-MS(ESI)m/z:237[M+H]+。
ステップ2:2-メチル-6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリンの代わりに2-エチル-6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリンを使用する、中間体W1の代替合成方法のステップ6と同様の手順。LC-MS(ESI)m/z:207[M+H]+。
中間体W9
Figure 0007633989000131
6-メトキシ-2-メチルイソインドリン-5-アミン
Figure 0007633989000132
ステップ1:6-フルオロ-3,4-ジヒドロイソキノリン-1(2H)-オンの代わりに5-メトキシイソインドリン-1-オンを使用する、中間体W7のステップ1と同様の手順。LC-MS(ESI)m/z:209[M+H]+。
ステップ2および3および4:6-メトキシ-7-ニトロ-3,4-ジヒドロ-2H-イソキノリン-1-オンの代わりに5-メトキシ-6-ニトロイソインドリン-1-オンを使用する、中間体W1の代替合成方法のステップ4および5および6と同様の手順。LC-MS(ESI)m/z:179[M+H]+。
中間体W10
Figure 0007633989000133
6-イソプロポキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
Figure 0007633989000134
ステップ1:6-メトキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(50mg、224.98umol)の水(5mL)中溶液に、1M臭化水素(1mL)を加えた。混合物を還流下で16時間撹拌し、飽和重炭酸ナトリウム水溶液でpH8に塩基性化し、ジクロロメタン/メタノール(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、粗製の2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン-6-オール(46.84mg、収率90%)を得た。LC-MS(ESI)m/z:209[M+H]+。
ステップ2:2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン-6-オール(230mg、1.10mmol)および2-ヨードプロパン(187.78mg、1.10mmol、110.46uL)のDMF(2mL)中溶液に、炭酸カリウム(229.00mg、1.66mmol)を加えた。混合物を室温で16時間撹拌し、ブライン(10mL)で希釈した。水性相を分離し、酢酸エチル(20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE:10~50%)により精製して、6-イソプロポキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(240mg、収率87%)を得た。LC-MS(ESI)m/z:251[M+H]+。
ステップ3:6-メトキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン5-メトキシ-6-ニトロイソインドリン-1-オンの代わりに6-イソプロポキシ-2-メチル-7-ニトロ-1,2,3,4-テトラヒドロイソキノリンを使用する、中間体W1の代替合成方法のステップ6と同様の手順。LC-MS(ESI)m/z:221[M+H]+。
中間体W11
Figure 0007633989000135
1-(7-アミノ-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)-2,2,2-トリフルオロエタン-1-オン
Figure 0007633989000136
ステップ1:6-メトキシ-7-ニトロ-1,2,3,4-テトラヒドロイソキノリン(908mg、4.14mmol)のジクロロメタン(15mL)中溶液に、0℃でトリエチルアミン(838.43mg、8.29mmol、1.15mL)を加え、続いてトリフルオロ酢酸無水物(1.04g、4.97mmol、700.78uL)を加えた。反応混合物を室温で3時間撹拌し、飽和NaHCO3水溶液でpH8に塩基性化し、ジクロロメタン(10mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、粗製の2,2,2-トリフルオロ-1-(6-メトキシ-7-ニトロ-3,4-ジヒドロイソキノリン-2(1H)-イル)エタン-1-オンを黄色の固体として得た(1.26g、収率95%)。LC-MS(ESI)m/z:305[M+H]+。
ステップ2:2,2,2-トリフルオロ-1-(6-メトキシ-7-ニトロ-3,4-ジヒドロイソキノリン-2(1H)-イル)エタン-1-オン(1.33g、4.14mmol)および炭素担持10%パラジウム(400mg、3.76mmol)のメタノール(30mL)中混合物を、H2雰囲気下25℃で16時間撹拌し、セライトに通して濾過した。ケーキをメタノール(30mL×3)で洗浄し、濾液を真空で濃縮して、1-(7-アミノ-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)-2,2,2-トリフルオロエタン-1-オンを薄黄色の固体として得た(1.14g、収率95%)。LC-MS(ESI)m/z:275[M+H]+。
中間体E1
Figure 0007633989000137
(1H-インドール-3-イル)ジメチルホスフィンオキシド
Figure 0007633989000138
ステップ1:1H-インドール(2.34g、19.97mmol)およびKOH(1.34g、23.97mmol)のDMF(40mL)中混合物に、0℃でI2(5.08g、19.97mmol)のDMF(10mL)中溶液を滴下添加した。得られた混合物を0℃で30分間撹拌し、冷水(200mL)で希釈し、更に30分間撹拌した。固体を濾取し、H2O(30mL×3)で洗浄し、真空乾固して、3-ヨード-1H-インドールを黄色の固体として得た(2.58g、収率53%)。
ステップ2:3-ヨード-1H-インドール(2.4g、9.87mmol)のDCM(15mL)中溶液に、トリエチルアミン(3.00g、4.13mL、29.62mmol)、Boc2O(4.31g、19.75mmol)およびDMAP(120.64mg、0.99mmol)を加えた。混合物を室温で1時間撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=20/1、v/v)で精製して、tert-ブチル3-ヨード-1H-インドール-1-カルボキシレートを茶褐色の油状物として得た(4.6g、収率100%)。
ステップ3:tert-ブチル3-ヨードインドール-1-カルボキシレート(1.0g、2.91mmol)、ジメチルホスフィンオキシド(250.19mg、3.21mmol)、Pd(OAc)2(65.42mg、0.29mmol)、Xantphos(168.61mg、0.29mmol)およびK3PO4(680.40mg、3.21mmol)のDMF(8mL)中混合物を、N2により保護されたマイクロ波条件下80℃で5時間撹拌した。室温に冷却した後、混合物を濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM100%v/v、次いでDCM/MeOH=20/1v/v)で精製して、tert-ブチル3-(ジメチルホスホリル)-1H-インドール-1-カルボキシレートを茶褐色の油状物として得た(1g、収率100%)。LC-MS(ESI)m/z:294[M+H]+。
ステップ4:tert-ブチル3-(ジメチルホスホリル)-1H-インドール-1-カルボキシレート(1.0g、3.41mmol)のDCM(6mL)中溶液に、0℃でTFA(3mL)を加えた。混合物を室温で終夜撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1、v/v)で精製して、(1H-インドール-3-イル)ジメチルホスフィンオキシドを白色の固体として得た(460mg、収率70%)。LC-MS(ESI)m/z:194[M+H]+。
中間体E2
Figure 0007633989000139
N,N-ジメチル-1H-インドール-3-カルボキサミド
Figure 0007633989000140
1H-インドール-3-カルボン酸(1.0g、6.21mmol)、HATU(4.72g、12.41mmol)およびジメチルアミン塩酸塩(1.01g、12.41mmol)のDMF(15mL)中溶液に、0℃でトリエチルアミン(2.51g、3.46mL、24.82mmol)を滴下添加した。混合物を室温で14時間撹拌し、H2O(100mL)で希釈し、酢酸エチル(100mL×3)で抽出した。合わせた有機層をブライン(100mL×5)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、N,N-ジメチル-1H-インドール-3-カルボキサミドを白色の固体として得た(650mg、収率56%)。LC-SM(ESI)m/z:189[M+H]+。
中間体E3
Figure 0007633989000141
3-フルオロ-1H-インドール
Figure 0007633989000142
ステップ1:3,3-ジフルオロインドリン-2-オン(300mg、1.77mmol)のTHF(5mL)中溶液に、0℃でBH3/S(CH3)2(2M)(6.21mmol、3mL)を滴下添加した。混合物を室温で2時間撹拌し、0℃で10%クエン酸水溶液を用いてクエンチし、水で希釈した。得られた混合物を酢酸エチル(50mL×3)で抽出し、有機相をブライン(100mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、3-フルオロ-1H-インドール(220mg、収率91.78%)を黄色の固体として得た。LC-MS(ESI)m/z:136.1[M+H]+。
中間体E4
Figure 0007633989000143
N,N-ジメチル-1H-インドール-2-カルボキサミド
1H-インドール-3-カルボン酸の代わりに1H-インドール-2-カルボン酸を使用する、中間体E2と同様の手順。LC-MS(ESI)m/z:189[M+H]+。
中間体E5
Figure 0007633989000144
2,3-ジヒドロイミダゾ[1,2-a]ピリジン-5(1H)-オン
Figure 0007633989000145
ステップ1:2,6-ジフルオロピリジン(2.3g、19.99mmol、1.81mL)および2-アミノエタノール(12.21g、199.86mmol、12.09mL)のエタノール(40mL)中混合物を、90℃で16時間撹拌し、水(50mL)を用いてクエンチし、EtOAc(3×100mL)で抽出した。合わせた有機相をブライン(50mL)で洗浄し、無水Na2SO4で脱水し、濾過し、真空で濃縮した。残渣をフラッシュクロマトグラフィー(SiO2、酢酸エチル100%)で精製して、2-((6-フルオロピリジン-2-イル)アミノ)エタン-1-オール(3g、収率93.24%、純度97%)を無色液体として得た。LC-MS(ESI)m/z:157.2[M+H]+。
ステップ2:2-((6-フルオロピリジン-2-イル)アミノ)エタン-1-オール(500mg、3.20mmol)および(2,2,2-トリフルオロアセチル)2,2,2-トリフルオロアセテート(1.68g、8.00mmol、1.13mL)のMeCN(1mL)中混合物を、密封管中55℃で16時間撹拌し、真空で濃縮した。残渣を精製せずに次のステップに使用した。
ステップ3:一部の粗製の5-フルオロ-2,3-ジヒドロ-1H-イミダゾ[1,2-a]ピリジン-4-イウム(500mg、3.59mmol)を、水236.18uL中のNaOH(503.05mg、12.58mmol)を含む水(25mL)に溶解した。混合物を室温で30時間撹拌し、濃HClで中和し、真空で濃縮した。得られた固体をDCMに懸濁し、セライトのパッドに通して濾過し、EtOAcで洗浄した。合わせた有機相を真空で濃縮し、残渣をシリカゲルクロマトグラフィー(DCM/MeOH=20/1)で精製して、2,3-ジヒドロイミダゾ[1,2-a]ピリジン-5(1H)-オン(100mg、収率10.22%、純度50%)を得た。LC-MS(ESI)m/z:137.1[M+H]+。
中間体E6
Figure 0007633989000146
インドリン-3-イルメタノール
Figure 0007633989000147
ステップ1:メチル1H-インドール-3-カルボキシレート(1.75g、9.99mmol)のTFA(30mL)中溶液に、NaBH3CN(6.28g、99.90mmol)を-10℃で一部ずつ加えた。次いで混合物を同一温度で更に1時間撹拌し、NaOH水溶液(10%、100mL)を用いてクエンチした。得られた混合物をジクロロメタン(3×100mL)で抽出した。合わせた有機層を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、メチルインドリン-3-カルボキシレート(0.54g、1.52mmol、純度50%)を得た。LC-MS(ESI)m/z:178[M+H]+。
ステップ2:メチルインドリン-3-カルボキシレート(0.2g、1.13mmol)のTHF(10mL)中溶液を、THF中1.0M LiAlH4(94.24mg、2.48mmol)で処理し、還流下で2時間撹拌した。混合物をメタノール(10mL)を注意深く加えることによりクエンチした。得られた溶液を真空で濃縮した。得られた残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM=0~10%)により精製して、インドリン-3-イルメタノールを無色の油状物として得た(90mg、収率53%)。LC-MS(ESI)m/z:150[M+H]+。
中間体E7
Figure 0007633989000148
インドリン-3-イルジメチルホスフィンオキシド
Figure 0007633989000149
ステップ1:インドール(2g、17.07mmol)のTHF(20mL)中溶液に、0℃でNaH(819.40mg、20.49mmol、鉱油中60%)を加えた。混合物を0℃で30分間撹拌し、ベンゼンスルホニルクロリド(3.62g、20.49mmol)を上記混合物に加えた。得られた混合物を室温で1時間撹拌し、0℃に冷却し、氷水(100mL)を用いてクエンチした。混合物を酢酸エチル(3×50mL)で抽出し、合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=9/1)により精製して、1-(フェニルスルホニル)-1H-インドールを無色の油状物として得た(3.8g、収率87%)。LC-MS(ESI)m/z:258[M+H]+。
ステップ2:1-(フェニルスルホニル)-1H-インドール(500mg、1.94mmol)およびAgNO3(330.34mg、1.94mmol)のCH3CN(30mL)中混合物を、N2雰囲気下室温で2時間撹拌し、続いてジメチルホスフィンオキシド(455.00mg、5.83mmol)を加えた。混合物を100℃で16時間撹拌し、シリカゲルに通して濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1)により精製して、(1H-インドール-3-イル)ジメチルホスフィンオキシドを黄色の油状物として得た(150mg、収率13%)。LC-MS(ESI)m/z:194[M+H]+。
ステップ3:(1H-インドール-3-イル)ジメチルホスフィンオキシド(175mg、905.88umol)のTFA(5mL)中溶液に、-5℃でNaBH3CN(570.71mg、9.06mmol)を数回に分けて加えた。反応混合物を室温で終夜撹拌し、2N NaOH溶液でpH9~10に調整し、ジクロロメタン/メタノール(10/1)で希釈した。水性相をジクロロメタン/メタノール(10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、インドリン-3-イルジメチルホスフィンオキシドを無色の油状物として得た(40mg、収率14%)。LC-MS(ESI)m/z:196[M+H]+。
中間体E8
Figure 0007633989000150
3-(メチルスルホニル)-1H-インドール
Figure 0007633989000151
インドール(1g、8.54mmol)のTHF(20mL)中溶液に、カリウム2-メチルプロパン-2-オレート(1.05g、9.39mmol)を加えた。反応混合物を25℃で30分間撹拌し、続いてトリエチルボラン(920.15mg、9.39mmol)およびメタンスルホニルクロリド(1.08g、9.39mmol、726.77uL)を順次加えた。反応混合物を-15℃で16時間撹拌し、飽和塩化アンモニウム溶液(50mL)を用いてクエンチし、酢酸エチル(30mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=5/1)により精製して、3-メチルスルホニル-1H-インドールを薄黄色の固体として得た(810mg、収率46%)。LC-MS(ESI)m/z:196[M+H]+。
中間体E9
Figure 0007633989000152
3-(メチルスルホニル)インドリン
Figure 0007633989000153
ステップ1:3-メチルスルホニル-1H-インドール(546mg、2.8mmol)のTHF(5mL)中溶液に、0℃でNaH(172mg、4.3mmol、鉱油中60%)をゆっくり加えた。反応混合物を0℃で30分間撹拌し、続いてBoc2O(934mg、4.3mmol)を加えた。反応混合物を25℃で16時間撹拌し、飽和塩化アンモニウム溶液(10mL)を用いてクエンチし、酢酸エチル(10mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのクロマトグラフィーカラム(PE/EA=5/1)に通して精製して、tert-ブチル3-(メチルスルホニル)-1H-インドール-1-カルボキシレートを黄色の固体として得た(530mg、収率64%)。LC-MS(ESI)m/z:296[M+H]+。
ステップ2:tert-ブチル3-(メチルスルホニル)-1H-インドール-1-カルボキシレート(530mg、1.70mmol)のジクロロメタン(14mL)およびメタノール(52mL)中撹拌溶液に、マグネシウム(207.mg、8.52mmol)をゆっくり加えた。反応混合物を25℃で16時間撹拌し、飽和塩化アンモニウム溶液(60mL)で希釈し、ジクロロメタン(60mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(石油エーテル中10%から20%酢酸エチルで溶出)に通して精製して、tert-ブチル3-(メチルスルホニル)インドリン-1-カルボキシレート(260mg、収率49%)を薄黄色の固体として得た。LC-MS(ESI)m/z:298[M+H]+。
ステップ3:tert-ブチル3-(メチルスルホニル)インドリン-1-カルボキシレート(260mg、0.831mmol)のジクロロメタン(4mL)中溶液に、0℃で2,2,2-トリフルオロ酢酸(2mL)を加えた。得られた溶液を25℃で2時間撹拌し、真空で濃縮して、粗製の3-(メチルスルホニル)インドリンを得、これを更には精製せずに使用した。LC-MS(ESI)m/z:198[M+H]+。
中間体E10
Figure 0007633989000154
4-メトキシインドリン
Figure 0007633989000155
4-メトキシ-1H-インドール(500mg、3.40mmol)のAcOH(5mL)中溶液に、シアノ水素化ホウ素ナトリウム(895.00mg、13.59mmol)を10分かけて一部ずつ加えた。混合物を室温で30分間撹拌し、水(40mL)で希釈し、真空で濃縮した。残渣を酢酸エチル(25mL×3)で抽出した。合わせた有機相を飽和NaHCO3水溶液(50mL)およびブライン(50mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、粗製の4-メトキシインドリン(500mg、収率79%)を得、これを更には精製せずに直ちに使用した。LC-MS(ESI)m/z:150[M+H]+。
中間体E11
Figure 0007633989000156
3-((メチルスルホニル)メチル)-1H-インドール
Figure 0007633989000157
ステップ1:1-(1H-インドール-3-イル)-N,N-ジメチルメタンアミン(1g、5.74mmol)の水(15mL)中懸濁液に、水中20%ナトリウムメタンチオレート(402.25mg、5.74mmol、5mL)を加えた。反応混合物を105℃で16時間撹拌し、室温に冷却し、クロロメタン(50mL×3)で抽出した。有機相を0.5M HCl水溶液(40mL)、飽和重炭酸ナトリウム水溶液(50mL)およびブライン(50mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製して、3-((メチルチオ)メチル)-1H-インドールを白色の固体として得た(594mg、収率55%)。LC-MS(ESI)m/z:178[M+H]+。
ステップ2:3-((メチルスルホニル)メチル)-1H-インドール。3-((メチルチオ)メチル)-1H-インドール(250mg、1.34mmol)のメタノール(0.5mL)中溶液に、オキソン(904.90mg、1.47mmol)を加えた。反応混合物を25℃で16時間撹拌し、飽和重炭酸ナトリウム水溶液でpH8に塩基性化し、酢酸エチル(10mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製して、3-(メチルスルホニルメチル)-1H-インドールを白色の固体として得た(139mg、収率47%)。LC-MS(ESI)m/z:210[M+H]+。
中間体E12
Figure 0007633989000158
5-(ジフルオロメチル)インドリン
Figure 0007633989000159
ステップ1:DMAP(896.50mg、7.34mmol),1H-インドール-5-カルバルデヒド(986.30mg、6.79mmol)およびジ-tert-ブチルジカルボネート(1.63g、7.47mmol)のTHF(15mL)中混合物を、室温で16時間撹拌し、水10mLを加えることによりクエンチし、酢酸エチル(3×50mL)で抽出した。有機層を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、tert-ブチル5-ホルミル-1H-インドール-1-カルボキシレート(1.4g、収率84%)を得た。LC-MS(ESI)m/z:246[M+H]+。
ステップ2:tert-ブチル5-ホルミル-1H-インドール-1-カルボキシレート(500mg、2.04mmol)のDCM(20mL)中溶液に、0℃でN-エチル-N-(トリフルオロ-スルファニル)エタンアミン(1.64g、10.19mmol、1.35mL)を加えた。次いで混合物を室温で16時間撹拌し、飽和NaHCO3水溶液でpH8に塩基性化し、ジクロロメタン(50mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE、1/9)により精製して、tert-ブチル5-(ジフルオロメチル)-1H-インドール-1-カルボキシレートを白色の固体として得た(336mg、収率62%)。
ステップ3:tert-ブチル5-(ジフルオロメチル)-1H-インドール-1-カルボキシレート(200mg、748.30umol)およびパラジウム(79.63mg、748.30umol)のMeOH(5mL)中混合物を、N2雰囲気下25℃で1時間撹拌し、濾過した。濾液を真空で濃縮して、粗製のtert-ブチル5-(ジフルオロメチル)インドリン-1-カルボキシレートを黄色の油状物として得た(200mg、収率99%)。
ステップ4:tert-ブチル5-(ジフルオロメチル)インドリン-1-カルボキシレート(200mg、742.70umol)のHCl-EA(568.67mg、15.60mmol、710.84uL)中溶液を、0℃で2時間撹拌し、真空で濃縮して、5-(ジフルオロメチル)インドリンを白色の固体として得た(126.59mg、収率81%)。LC-MS(ESI)m/z:170[M+H]+。
中間体E13
Figure 0007633989000160
6-(ジフルオロメチル)インドリン
1H-インドール-5-カルバルデヒドの代わりに1H-インドール-6-カルバルデヒドを使用する、中間体E12と同様の手順。LC-MS(ESI)m/z:170[M+H]+。
中間体E14
Figure 0007633989000161
4-(ジフルオロメチル)インドリン塩酸塩
1H-インドール-5-カルバルデヒドの代わりに1H-インドール-4-カルバルデヒドを使用する、中間体E12と同様の手順。LC-MS(ESI)m/z:170[M+H]+。
中間体E15
Figure 0007633989000162
tert-ブチル((1H-インドール-3-イル)スルホニル)カルバメート
Figure 0007633989000163
ステップ1:1-(フェニルスルホニル)-1H-インドール(1g、3.89mmol)の無水CH3CN(10mL)中溶液に、0℃でクロロスルホン酸(1.36g、11.66mmol、776.33uL)を注意深く加えた。次いで反応混合物を室温に4時間かけて加温し、終夜撹拌し、氷水(50mL)中に注ぎ入れ、ジクロロメタン(30mL×2)で抽出した。合わせた有機層を飽和重炭酸ナトリウム水溶液(50mL×2)およびブライン(50mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、1-(フェニルスルホニル)-1H-インドール-3-スルホニルクロリドを白色の固体として得た(868mg、収率63%)。
ステップ2:1-(フェニルスルホニル)-1H-インドール-3-スルホニルクロリド(800mg、2.25mmol)のCH2Cl2(16mL)中溶液に、0℃でNH3/MeOH(960.00mg、56.47mmol、8mL)をゆっくり加えた。次いで混合物を室温で終夜撹拌し、水(20mL)で希釈し、CH2Cl2(20mL×3)で抽出した。合わせた有機層を1M HCl(20mL)、水(20mL)およびブライン(20mL)で順次洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、1-(フェニルスルホニル)-1H-インドール-3-スルホンアミドを白色の固体として得た(639mg、収率84%)。LC-MS(ESI)m/z:359[M+Na]+。
ステップ3:1-(フェニルスルホニル)-1H-インドール-3-スルホンアミド(1.03g、3.06mmol)のTHF(10mL)中溶液に、0℃でNaH(612mg、15.31mmol、鉱油中60%分散)を加えた。混合物を0℃で30分間撹拌し、続いてBoc2O(2.67g、12.25mmol)を加えた。得られた混合物を室温で16時間撹拌し、氷水中に注ぎ入れた。2相を分離し、水性相をジクロロメタン/メタノール(v/v、10/1、20mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=9/1)により精製して、tert-ブチル((1-(フェニルスルホニル)-1H-インドール-3-イル)スルホニル)カルバメート(438mg、収率31%)を灰白色の固体として得た。LC-MS(ESI)m/z:381[M+H-56]+。
ステップ4:tert-ブチル((1-(フェニルスルホニル)-1H-インドール-3-イル)スルホニル)カルバメート(438mg、1.00mmol)およびK2CO3(553.90mg、4.01mmol)のメタノール(8mL)およびH2O(2mL)中混合物を、室温で終夜撹拌し、酢酸でpH5に酸性化し、分離した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を逆相クロマトグラフィー(H2O/メタノール)により精製して、tert-ブチル((1H-インドール-3-イル)スルホニル)カルバメートを白色の固体として得た(200mg、収率67%)。LC-MS(ESI)m/z:319[M+Na]+。
中間体E16
Figure 0007633989000164
3-(3-((tert-ブチルジメチルシリル)オキシ)オキセタン-3-イル)-1H-インドール
Figure 0007633989000165
ステップ1:1-(フェニルスルホニル)-1H-インドール(2g、7.38mmol)のDCM(60mL)中溶液に、臭素(1.18g、7.38mmol、378.23uL)を滴下添加した。次いで赤色反応混合物を25℃で4.5時間撹拌し、飽和重炭酸ナトリウム水溶液(50mL)中に注ぎ入れ、分離した。有機層を飽和チオ硫酸ナトリウム水溶液(50mL)、水(50mL)およびブライン(50mL)で洗浄し、無水MgSO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(20%EA/PE)により精製して、3-ブロモ-1-(フェニルスルホニル)-1H-インドールを白色の固体として得た(1.5g、収率57%)。LC-MS(ESI)m/z:336[M+H]+。
ステップ2:3-ブロモ-1-(フェニルスルホニル)-1H-インドール(200mg、0.595mmol)のTHF(5mL)中溶液に、-78℃で2.5Mブチルリチウム(0.36mL、0.892mmol)を加えた。反応混合物を-78℃で30分間撹拌し、続いて-78℃でオキセタン-3-オン(85.74mg、1.19mmol、76.55uL)を加えた。-78℃で30分後、反応混合物を25℃で16時間撹拌し、飽和塩化アンモニウム水溶液(30mL)中に注ぎ入れ、分離した。有機層をブライン(50mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(10%EA/PE)により精製して、3-(1-(フェニルスルホニル)-1H-インドール-3-イル)オキセタン-3-オールを薄黄色の固体として得た(110mg、収率53%)。LC-MS(ESI)m/z:276[M+H]+。
ステップ3:3-(1-(フェニルスルホニル)-1H-インドール-3-イル)オキセタン-3-オール(383mg、1.16mmol)の2M NaOH溶液(5mL)とメタノール(5mL)との混合溶媒中溶液を、85℃で16時間撹拌し、水(20mL)で希釈し、分離した。有機層をブライン(20mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(10%~100%EA/PE)により精製して、3-(1H-インドール-3-イル)オキセタン-3-オールを薄黄色の固体として得た(182mg、収率79%)。LC-MS(ESI)m/z:190[M+H]+。
ステップ4:3-(1H-インドール-3-イル)オキセタン-3-オール(600mg、3.01mmol)のDMF(6mL)中溶液に、0℃でtert-ブチルクロロジメチルシラン(1.14g、7.53mmol、1.40mL)およびイミダゾール(615.25mg、9.04mmol)を加えた。反応混合物を25℃で16時間撹拌し、水(20mL)で希釈し、飽和重炭酸ナトリウム水溶液でpH8に塩基性化し、酢酸エチル(10mL×3)で抽出した。有機層をブライン(20mL×3)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(10%~100%EA/PE)に通して精製して、3-(3-((tert-ブチルジメチルシリル)オキシ)オキセタン-3-イル)-1H-インドールを薄黄色の固体として得た(890mg、収率92%)。LC-MS(ESI)m/z:304[M+H]+。
中間体E17
Figure 0007633989000166
メチルインドリン-3-カルボキシレート
Figure 0007633989000167
ステップ1:メチル1H-インドール-3-カルボキシレート(5g、28.54mmol)のTHF(50mL)中溶液に、0℃でNaH(1.71g、42.81mmol、鉱油中60%)をゆっくり加えた。反応混合物を0℃で30分間撹拌し、続いてBoc2O(9.34g、42.81mmol)を加えた。反応混合物を25℃で16時間撹拌し、飽和塩化アンモニウム溶液(100mL)を用いてクエンチし、酢酸エチル(100mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=5/1)により精製して、1-(tert-ブチル)3-メチル1H-インドール-1,3-ジカルボキシレートを黄色の固体として得た(5.3g、収率64%)。LC-MS(ESI)m/z:276[M+H]+。
ステップ2:1-(tert-ブチル)3-メチル1H-インドール-1,3-ジカルボキシレート(2g、6.90mmol)のジクロロメタン(60mL)およびメタノール(211mL)中撹拌溶液に、マグネシウム(838.72mg、34.51mmol)をゆっくり加えた。反応混合物を25℃で16時間撹拌し、飽和塩化アンモニウム溶液(100mL)で希釈し、ジクロロメタン(100mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE:10~20%)により精製して、1-(tert-ブチル)3-メチルインドリン-1,3-ジカルボキシレートを薄黄色の油状物として得た(1.1g、収率55%)。LC-MS(ESI)m/z:222[M+H-56]+。
ステップ3:1-(tert-ブチル)3-メチルインドリン-1,3-ジカルボキシレート(500mg、1.71mmol)のDCM(5mL)中溶液に、トリフルオロ酢酸(1.25mL)を加えた。得られた混合物を室温で2時間撹拌し、真空で濃縮した。残渣をDCM(100mL)に溶解し、飽和NaHCO3水溶液(30mL×3)で洗浄した。有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、メチルインドリン-3-カルボキシレート(308mg、収率94%)を得、これを更には精製せずに使用した。LC-MS(ESI)m/z:178[M+H]+。
中間体E18
Figure 0007633989000168
メチル3-メチルインドリン-3-カルボキシレート
Figure 0007633989000169
ステップ1:1-(tert-ブチル)3-メチルインドリン-1,3-ジカルボキシレート(320mg、1.15mmol)およびヨードメタン(491.36mg、3.46mmol)のDMF(8mL)中溶液に、25℃で水素化ナトリウム(50.77mg、1.27mmol、鉱油中60%)を加えた。混合物を25℃で2時間撹拌し、EA(200mL)で希釈し、次いで水(20mL×3)およびブライン(30mL)で洗浄した。有機層を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE:15%)により精製して、1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレートを薄黄色の油状物として得た(244mg、収率70%)。LC-MS(ESI)m/z:236[M+H-56]+。
ステップ2:1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレート(240mg、0.824mmol)のジクロロメタン(4mL)中溶液に、25℃でトリフルオロ酢酸(1mL)を加えた。混合物を室温で2時間撹拌し、真空で濃縮して、粗製のメチル3-メチルインドリン-3-カルボキシレートを得、更には精製しなかった。LC-MS(ESI)m/z:192[M+H]+。
中間体E19
Figure 0007633989000170
3-メチルインドリン-3-カルボキサミド
Figure 0007633989000171
ステップ1:1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレート(500mg、1.63mmol)のTHF(10mL)中溶液に、LiOH水溶液(2N、5mL)を滴下添加した。反応混合物を25℃で16時間撹拌し、0℃で1M HCl溶液(10mL)にてpH約4に調整し、真空で濃縮した。残渣をEA(10mL×3)で抽出した。有機相をブライン(20mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、1-tert-ブトキシカルボニル-3-メチル-インドリン-3-カルボン酸(452mg)を薄黄色の固体として得た。LC-MS(ESI)m/z:278[M+H]+。
ステップ2:1-tert-ブトキシカルボニル-3-メチル-インドリン-3-カルボン酸(452mg、1.55mmol)のDMF(5mL)中溶液に、塩化アンモニウム(414.1mg、7.74mmol)、DIEA(600.4mg、4.65mmol)およびHATU(765.4mg、2.01mmol)を順次加えた。反応混合物を25℃で16時間撹拌し、飽和塩化アンモニウム溶液(15mL)で希釈し、EA(10mL×3)で抽出した。有機相をブライン(15mL×3)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製して、tert-ブチル3-カルバモイル-3-メチル-インドリン-1-カルボキシレートを白色の固体として得た(420mg、収率93%)。LC-MS(ESI)m/z:277[M+H]+。
ステップ3:1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレートの代わりにtert-ブチル3-カルバモイル-3-メチル-インドリン-1-カルボキシレートを使用する、中間体18のステップ3と同様の手順。LC-MS(ESI)m/z:177[M+H]+。
中間体E20
Figure 0007633989000172
N,3-ジメチルインドリン-3-カルボキサミド
塩化アンモニウムの代わりにメチルアミン塩酸塩を使用する、中間体E19のステップ2および3と同様の手順。LC-MS(ESI)m/z:191[M+H]+。
中間体E21
Figure 0007633989000173
(3-メチルインドリン-3-イル)メタノール
Figure 0007633989000174
1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレート(150mg、0.515mmol)のTHF(10mL)中溶液に、室温でTHF中1.0M LiAlH4(1mL、1.13mmol)を加えた。反応混合物を還流下で2時間撹拌し、室温でメタノール(10mL)を注意深く加えることによりクエンチした。得られた混合物を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM=0~10%)により精製して、(3-メチルインドリン-3-イル)メタノール(60mg、収率71%)を得た。LC-MS(ESI)m/z:164[M+H]+。
中間体E22
Figure 0007633989000175
メチル5-フルオロインドリン-3-カルボキシレート
Figure 0007633989000176
ステップ1および2:1H-インドール-3-カルボキシレートの代わりに5-フルオロ-1H-インドール-3-カルボキシレートを使用する、中間体E17のステップ1および2と同様の手順。LC-MS(ESI)m/z:318[M+Na]+。
ステップ3:1-(tert-ブチル)3-メチル5-フルオロインドリン-1,3-ジカルボキシレート(176mg、0.596mmol)のHCl/EA(4M、3mL)中溶液を、室温で1時間撹拌し、真空で濃縮して、メチル5-フルオロインドリン-3-カルボキシレート(110mg、収率94.6%)を白色の固体として得た。LC-MS(ESI)m/z:196[M+H]+。
中間体E23
Figure 0007633989000177
メチル6-フルオロインドリン-3-カルボキシレート
Figure 0007633989000178
ステップ1:6-フルオロ-1H-インドール-3-カルボン酸(600mg、3.35mmol)のエタノール(50mL)中溶液に、濃硫酸(0.1mL)を加えた。反応混合物を85℃で16時間撹拌し、室温に冷却し、飽和重炭酸ナトリウム水溶液で中和し、EA(10mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製して、エチル6-フルオロ-1H-インドール-3-カルボキシレート(646mg、収率94.9%)を薄黄色の固体として得た。LC-MS(ESI)m/z:208[M+H]+。
ステップ2および3:1H-インドール-3-カルボキシレートの代わりにエチル6-フルオロ-1H-インドール-3-カルボキシレートを使用する、中間体E17のステップ1および2と同様の手順(MeOHを用いるエステル交換反応)。LC-MS(ESI)m/z:296[M+H]+。
ステップ4:1-(tert-ブチル)3-メチル5-フルオロインドリン-1,3-ジカルボキシレートの代わりに1-(tert-ブチル)3-エチル6-フルオロインドリン-1,3-ジカルボキシレートを使用する、中間体E22のステップ3と同様の手順。LC-MS(ESI)m/z:196[M+H]+。
中間体E24
Figure 0007633989000179
メチル5-メトキシインドリン-3-カルボキシレート
1H-インドール-3-カルボキシレートの代わりに5-メトキシ-1H-インドール-3-カルボキシレートを使用する、中間体E17と同様の手順。LC-MS(ESI)m/z:208[M+H]+。
中間体E25
Figure 0007633989000180
メチル6-メトキシインドリン-3-カルボキシレート
6-フルオロ-1H-インドール-3-カルボン酸の代わりに6-メトキシ-1H-インドール-3-カルボン酸を使用する、中間体E23と同様の手順。LC-MS(ESI)m/z:208[M+H]+。
中間体E26
Figure 0007633989000181
メチル4-メトキシインドリン-3-カルボキシレート
Figure 0007633989000182
ステップ1:4-メトキシ-1H-インドール(1.4g、9.51mmol)およびピリジン(3.76g、47.56mmol、3.85mL)のDCM(10mL)中溶液に、0℃でDCM(10mL)中の2,2,2-トリクロロアセチルクロリド(8.65g、47.56mmol)を滴下添加した。0℃で1.5時間撹拌した後、混合物を真空で濃縮した。残渣をメタノール(20ml)に溶解し、これをナトリウムメトキシド(1.54g、28.54mmol、1.59mL)のメタノール(50mL)中撹拌懸濁液に20分かけて加えた。混合物を室温で1時間撹拌し、0℃に冷却し、水(50mL)で希釈し、DCM(30mL×3)で抽出した。有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM=1%~10%)により精製して、メチル4-メトキシ-1H-インドール-3-カルボキシレート(800mg、収率38%)を得た。LC-MS(ESI)m/z:206[M+H]+。
ステップ2および3および4:5-フルオロ-1H-インドール-3-カルボキシレートの代わりにメチル4-メトキシ-1H-インドール-3-カルボキシレートを使用する、中間体E22と同様の手順。LC-MS(ESI)m/z:208[M+H]+。
中間体E27
Figure 0007633989000183
メチル5-フルオロ-3-メチルインドリン-3-カルボキシレート
ステップ1において1-(tert-ブチル)3-メチルインドリン-1,3-ジカルボキシレートの代わりに1-(tert-ブチル)3-メチル5-フルオロインドリン-1,3-ジカルボキシレートを使用し、ステップ2において中間体22のステップ3と同様のHCl/EA脱保護化条件下での、中間体E18と同様の手順。LC-MS(ESI)m/z:210[M+H]+。
中間体E28
Figure 0007633989000184
メチル6-フルオロ-3-メチルインドリン-3-カルボキシレート
ステップ1において1-(tert-ブチル)3-メチルインドリン-1,3-ジカルボキシレートの代わりに1-(tert-ブチル)3-メチル5-フルオロインドリン-1,3-ジカルボキシレートを使用し、ステップ2において中間体22のステップ3と同様のHCl/EA脱保護化条件下での、中間体E18と同様の手順。LC-MS(ESI)m/z:210[M+H]+。
中間体E29
Figure 0007633989000185
メチル2-(インドリン-3-イル)アセテート
Figure 0007633989000186
メチル2-(1H-インドール-3-イル)アセテート(500mg、2.64mmol)のジクロロメタン(16mL)およびTFA(3mL)中溶液に、0℃で水素化ホウ素ナトリウム(199.95mg、5.29mmol)を加えた。混合物を0℃で2時間撹拌し、DCM(200mL)で希釈し、飽和NaHCO3水溶液(10mL)を用いてクエンチした。有機相を分離し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、メチル2-インドリン-3-イルアセテートを茶褐色の油状物として得た(477mg、収率85%)。LC-MS(ESI)m/z:196[M+H]+。
中間体E30
Figure 0007633989000187
メチル2-(1H-インドール-3-イル)プロパノエート
Figure 0007633989000188
ステップ1:メチル2-(1H-インドール-3-イル)アセテート(1g、5.29mmol)のDCM(10mL)中溶液に、アルゴン雰囲気下室温でトリエチルアミン(2.14g、21.14mmol)、DMAP(129.13mg、1.06mmol)およびジ-tert-ブチルカルボネート(1.73g、7.93mmol)を加えた。5時間撹拌した後、反応混合物を飽和NH4Cl水溶液(20mL)で希釈し、DCM(20mL×2)で抽出した。有機相をブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(0~20%EA/PE)により精製して、tert-ブチル3-(2-メトキシ-2-オキソエチル)-1H-インドール-1-カルボキシレートを薄黄色の油状物として得た(1.46g、収率95%)。LC-MS(ESI)m/z:307[M+18]+。
ステップ2:tert-ブチル3-(2-メトキシ-2-オキソエチル)-1H-インドール-1-カルボキシレート(300mg、1.04mmol)の無水THF(10mL)中溶液に、N2下-20℃でKHMDS(227.53mg、1.14mmol)を30分かけて滴下添加した。次いで溶液を-78℃で更に40分間撹拌し、続いて-78℃でヨードメタン(147.18mg、1.04mmol)を滴下添加した。同一温度で1.5時間撹拌した後、反応混合物を飽和NH4Cl水溶液(20mL)を用いてクエンチし、分離した。水性層をEtOAc(20mL×3)で抽出し、合わせた有機相をブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(0~20%EA/PE)により精製して、tert-ブチル3-(1-メトキシ-1-オキソプロパン-2-イル)-1H-インドール-1-カルボキシレートを無色の油状物として得た(105mg、収率30%)。LC-MS(ESI)m/z:326[M+Na]+。
ステップ3:tert-ブチル3-(2-メトキシ-1-メチル-2-オキソ-エチル)インドール-1-カルボキシレート(550mg、1.81mmol)の塩酸/ジオキサン(4N、15mL)中溶液を、25℃で48時間撹拌し、真空で濃縮した。残渣を逆相クロマトグラフィー(0.01%TFA/メタノール)により精製して、メチル2-(1H-インドール-3-イル)プロパノエート(110mg、純度51%)を無色の油状物として得た。LC-MS(ESI)m/z:204[M+H]+。
中間体E31
Figure 0007633989000189
メチル1-(1H-インドール-3-イル)シクロプロパン-1-カルボキシレート
Figure 0007633989000190
ステップ1:tert-ブチル3-(2-メトキシ-2-オキソ-エチル)インドール-1-カルボキシレート(100mg、0.346mmol)のTHF/HMPA(v/v、10/1)(5.5mL)中溶液に、-78℃でLDA(81.5mg、0.760mmol)を加え、続いて30分後に1,2-ジブロモエタン(97.4mg、0.518mmol)を加えた。次いで反応混合物を室温で終夜撹拌し、氷水を加えることによりクエンチし、分離した。水性相をジクロロメタン/メタノール(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/9)により精製して、tert-ブチル3-(1-メトキシカルボニル)シクロプロピル-1H-インドール-1-カルボキシレートを黄色の油状物として得た(120mg、収率78%)。LC-MS(ESI)m/z:338[M+Na]+。
ステップ2:tert-ブチル3-(2-メトキシ-1-メチル-2-オキソ-エチル)インドール-1-カルボキシレートの代わりにtert-ブチル3-(1-メトキシカルボニル)シクロプロピル-1H-インドール-1-カルボキシレートを使用する、中間体E30のステップ3と同様の手順。LC-MS(ESI)m/z:238[M+Na]+。
中間体E32
Figure 0007633989000191
3,3,3-トリフルオロ-2-(1H-インドール-3-イル)プロパン酸
Figure 0007633989000192
ステップ1:メチル3,3,3-トリフルオロ-2-オキソ-プロパノエート(4.68g、29.96mmol)に、激しく撹拌しながらインドール(117mg、0.999mmol)を加えた。混合物は約1分で固化し、DMF(40mL)に溶解し、0℃に冷却し、続いてSOCl2(8.91g、74.91mmol)を滴下添加した。転化がLCMSにより終了したと観察されるまで、得られた混合物を同一温度で撹拌した。これにNaBH4(3.40g、89.89mmol)を少しずつゆっくり加えた。次いで混合物を0℃で3時間撹拌し、撹拌しながら飽和NH4Cl水溶液100mLに注ぎ入れた。得られた固体を濾別し、濾液を酢酸エチル(50mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=0~20%)により精製して、メチル3,3,3-トリフルオロ-2-(1H-インドール-3-イル)プロパノエートを黄色の固体として得た(6.5g、収率84%)。LC-MS(ESI)m/z:258[M+H]+。
ステップ2:メチル3,3,3-トリフルオロ-2-(1H-インドール-3-イル)プロパノエート(2.0g、7.78mmol)の濃HCl(12mL)とAcOH(60mL)との混合溶媒中溶液を、激しく還流させながら16時間撹拌し、室温に冷却し、真空で濃縮した。残渣を逆相クロマトグラフィー(H2O/MeOH=100/0~50/50)により精製して、3,3,3-トリフルオロ-2-(1H-インドール-3-イル)プロパン酸を灰白色の粉体として得た(1g、収率50%)。LC-MS(ESI)m/z:244[M+H]+。
中間体E33
Figure 0007633989000193
メチル2-(3-メチルインドリン-3-イル)アセテート
Figure 0007633989000194
ステップ1:1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレート(730mg、2.51mmol)のTHF(20mL)中溶液に、水酸化ナトリウム(3.01g、75.17mmol)の水(1.41mL)中水溶液を加えた。混合物を室温で16時間撹拌し、1M HCl水溶液で酸性化し、EtOAc(100mL×3)で抽出した。有機相をブライン(50mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、粗製の1-tert-ブトキシカルボニル-3-メチルインドリン-3-カルボン酸を黄色の油状物として得た(620mg、収率85%)。LC-MS(ESI)m/z:222[M+H-56]+。
ステップ2:1-tert-ブトキシカルボニル-3-メチルインドリン-3-カルボン酸(630mg、2.27mmol)のDCM(15mL)中混合物に、0℃で二塩化オキサリル(865.1mg、6.82mmol)およびN,N-ジメチルホルムアミド(8.3mg、0.114mmol)をゆっくり加えた。混合物を室温で16時間撹拌し、真空で濃縮した。残渣(670mg、1.13mmol)をTHF(10mL)およびMeCN(5.00mL)に溶解し、ジアゾメチル(トリメチル)シラン(258.75mg、2.27mmol)(ジエチルエーテル中2M溶液)を上記溶液にゆっくり加えた。反応混合物をN2下2時間撹拌し、10%クエン酸(10mL)を用いてクエンチし、DCM(50mL)と水(50mL)との間で分配した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=0~10%)により精製して、tert-ブチル3-(2-ジアゾアセチル)-3-メチルインドリン-1-カルボキシレートを黄色の油状物として得た(200mg、収率56%)。
ステップ3:tert-ブチル3-(2-ジアゾアセチル)-3-メチルインドリン-1-カルボキシレート(200mg、0.664mmol)のメタノール(5mL)中溶液に、安息香酸銀(76.0mg、0.332mmol)を加えた。反応混合物をN2下室温で1.5時間撹拌し、DCM(50mL)および水(50mL)で希釈した。有機層を分離し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=0~15%)により精製して、tert-ブチル3-(2-メトキシ-2-オキソエチル)-3-メチルインドリン-1-カルボキシレートを無色の油状物として得た(100mg、収率42%)。LC-MS(ESI)m/z:250[M+H-56]+。
ステップ4:tert-ブチル3-(2-メトキシ-2-オキソエチル)-3-メチルインドリン-1-カルボキシレート(100mg、0.278mmol)およびHCl/EA(4M、1.5mL)のDCM(3mL)中混合物を、室温で2時間撹拌し、真空で濃縮して、粗製のメチル2-(3-メチルインドリン-3-イル)アセテートを得、更には精製しなかった。LC-MS(ESI)m/z:206[M+H]+。
代替合成方法:
Figure 0007633989000195
ステップ1:3-メチルインドリン-2-オン(20g、135.89mmol)のTHF(200mL)中溶液に、0℃でNaH(6.52g、163.09mmol、鉱油中60%懸濁)を30分かけて加えた。反応混合物を0℃で30分間撹拌し、続いてジ-tert-ブチルカルボネート(29.07g、133.18mmol)のTHF(50mL)中溶液を滴下添加した。反応混合物を1時間撹拌し、飽和NH4Cl水溶液(50mL)で希釈し、CH2Cl2(100mL×2)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=9/1)により精製して、tert-ブチル3-メチル-2-オキソインドリン-1-カルボキシレート(30g、収率74%)を黄色の油状物として得た。LC-MS(ESI)m/z:192[M+H]+。
ステップ2:tert-ブチル3-メチル-2-オキソインドリン-1-カルボキシレート(30g、103.12mmol)のTHF(300mL)中溶液に、0℃でNaH(4.95g、123.74mmol、鉱油中60%)を30分かけて加えた。反応混合物を0℃で30分間撹拌し、続いてメチル2-ブロモアセテート(18.93g、123.74mmol)を滴下添加した。反応混合物を1時間撹拌し、飽和NH4Cl水溶液(100mL)を用いてクエンチし、CH2Cl2(200mL×2)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=8/2)により精製して、tert-ブチル3-(2-メトキシ-2-オキソエチル)-3-メチル-2-オキソインドリン-1-カルボキシレート(28g、収率83%)を白色の固体として得た。LC-MS(ESI)m/z:264[M+H-56]+。
ステップ3:1,4-ジオキサン中4M HCl(35mL)およびtert-ブチル3-(2-メトキシ-2-オキソエチル)-3-メチル-2-オキソインドリン-1-カルボキシレート(28g、87.68mmol)のCH2Cl2(200mL)中混合物を、室温で2時間撹拌し、真空で濃縮した。残渣をCH2Cl2(200mL)と飽和NaHCO3水溶液(50mL)との間で分配した。分離した水性層をCH2Cl2(50mL×3)で抽出し、合わせた有機層を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、メチル2-(3-メチル-2-オキソインドリン-3-イル)アセテート(17.6g、収率82%)を得た。LC-MS(ESI)m/z:220[M+H]+。
ステップ4:メチル2-(3-メチル-2-オキソインドリン-3-イル)アセテート(15.6g、71.16mmol)およびローソン試薬(14.71g、36.38mmol)のトルエン(220mL)中混合物を、130℃で1.5時間撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=80:20)により精製して、メチル2-(3-メチル-2-チオキソインドリン-3-イル)アセテート(15.5g、収率74%)を白色の固体として得た。LC-MS(ESI)m/z:236[M+H]+。
ステップ5:メチル2-(3-メチル-2-チオキソインドリン-3-イル)アセテート(9.5g、40.37mmol)および塩化ニッケル(10.46g、80.75mmol)の混合したTHF(70mL)およびメタノール(70mL)中混合物に、0℃でNaBH4(9.16g、242.24mmol)を1時間かけて一部ずつ加えた。得られた混合物を10分間撹拌し、セライトのパッドに通して濾過した。固体のケーキをMeOH(100mL)で洗浄し、濾液を真空で濃縮した。残渣をEA(200mL)に溶解し、水(60mL×3)で洗浄した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(CH2Cl2:メタノール=95:5)により精製して、メチル2-(3-メチルインドリン-3-イル)アセテート(6.5g、収率75%)を黄色の油状物として得た。LC-MS(ESI)m/z:206[M+H]+。
中間体E34
Figure 0007633989000196
メチル2-(5-フルオロ-3-メチルインドリン-3-イル)アセテート
1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレートの代わりに1-(tert-ブチル)3-メチル5-フルオロ-3-メチルインドリン-1,3-ジカルボキシレートを使用する、中間体E33と同様の手順。LC-MS(ESI)m/z:224[M+H]+。
中間体E35
Figure 0007633989000197
メチル2-(6-フルオロ-3-メチルインドリン-3-イル)アセテート
1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレートの代わりに1-(tert-ブチル)3-メチル6-フルオロ-3-メチルインドリン-1,3-ジカルボキシレートを使用する、中間体E33と同様の手順。LC-MS(ESI)m/z:224[M+H]+。
中間体E36
Figure 0007633989000198
メチル2-(5,6-ジフルオロ-3-メチルインドリン-3-イル)アセテート
Figure 0007633989000199
ステップ1および2および3:4-メトキシ-1H-インドールの代わりに5,6-ジフルオロ-1H-インドールを使用する、中間体E26のステップ1および2および3と同様の手順。LC-MS(ESI)m/z:258[M+H-56]+。
ステップ4:1-(tert-ブチル)3-メチル5,6-ジフルオロインドリン-1,3-ジカルボキシレート(910mg、2.90mmol)の無水THF(60mL)中溶液に、-78℃でヨードメタン(494.7mg、3.49mmol)を20分かけて加え、N2の保護下-78℃で1M KHMDS(3.2mL)を45分かけて加えた。反応混合物を-78℃で2時間撹拌し、飽和NH4Cl水溶液(50mL)を用いてクエンチし、分離した。水性層をEA(50mL×3)で抽出し、合わせた有機相をブライン(40mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(10~20%EA/PE)により精製して、1-(tert-ブチル)3-メチル5,6-ジフルオロ-3-メチルインドリン-1,3-ジカルボキシレートを無色の油状物として得た(810mg、収率82%)。LC-MS(ESI)m/z:272[M+H-56]+。
ステップ5および6および7および8:1-(tert-ブチル)3-メチル3-メチルインドリン-1,3-ジカルボキシレートの代わりに1-(tert-ブチル)3-メチル5-フルオロ-3-メチルインドリン-1,3-ジカルボキシレートを使用する、中間体E33と同様の手順。LC-MS(ESI)m/z:242[M+H]+。
中間体E37
Figure 0007633989000200
エチル3-(ヒドロキシメチル)インドリン-3-カルボキシレート
Figure 0007633989000201
ステップ1:1-(tert-ブチル)3-メチルインドリン-1,3-ジカルボキシレート(300mg、1.08mmol)のエタノール(5mL)中溶液に、パラホルムアルデヒド(48.72mg、1.62mmol)およびK2CO3(448.53mg、3.25mmol)を加えた。反応混合物を室温で16時間撹拌し、濾過した。濾液を真空で濃縮して、粗製の1-(tert-ブチル)3-エチル3-(ヒドロキシメチル)インドリン-1,3-ジカルボキシレート(330mg、収率99%)を得た。LC-MS(ESI)m/z:222[M+H-100]+。
ステップ2:1-(tert-ブチル)3-エチルインドリン-1,3-ジカルボキシレート(300mg、1.08mmol)のDCM(5mL)中溶液に、0℃でジオキサン中4M HCl(3mL)を加えた。反応混合物を室温で16時間撹拌し、飽和NaHCO3水溶液(5mL)でpH約8に中和し、DCM/MeOH(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、粗製のエチル3-(ヒドロキシメチル)インドリン-3-カルボキシレート(239mg、収率89.9%)を得た。LC-MS(ESI)m/z:222[M+H]+。
中間体E38
Figure 0007633989000202
エチル2-アザスピロ[4.5]デカン-4-カルボキシレート
Figure 0007633989000203
ステップ1:エチル2-シクロヘキシリデンアセテート(5g、29.72mmol)、N-(メトキシメチル)-1-フェニル-N-(トリメチルシリルメチル)メタンアミン(14.11g、59.44mmol)およびフッ化リチウム(2.31g、89.16mmol)のMeCN(50mL)中混合物を、60℃で48時間撹拌し、真空で濃縮した。残渣をEA(100mL)に溶解し、これを予め冷却したK2CO3水溶液(10%、100mL×2)、飽和CuSO4水溶液(100mL×3)およびブライン(100mL)で洗浄した。有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣を逆相クロマトグラフィー(0.03%NH4HCO3/MeOH)により精製して、エチル2-ベンジル-2-アザスピロ[4.5]デカン-4-カルボキシレート(5.55g、収率52.7%、純度85%)を薄黄色の油状物として得た。LC-MS(ESI)m/z:302[M+H]+。
ステップ2:エチル2-ベンジル-2-アザスピロ[4.5]デカン-4-カルボキシレート(2.65g、8.79mmol)のメタノール(30mL)中溶液に、ジヒドロキシパラジウム(679.1mg、4.84mmol)を加えた。混合物を水素雰囲気(14psi)下40℃で24時間撹拌し、濾過した。濾液を真空で濃縮して、粗製のエチル2-アザスピロ[4.5]デカン-4-カルボキシレートを得た。LC-MS(ESI)m/z:212[M+H]+。
中間体E39
Figure 0007633989000204
エチル8-オキサ-2-アザスピロ[4.5]デカン-4-カルボキシレート
エチル2-シクロヘキシリデンアセテートの代わりにエチル2-テトラヒドロピラン-4-イリデンアセテートを使用する、中間体E38と同様の手順。LC-MS(ESI)m/z:214[M+H]+。
中間体E40
Figure 0007633989000205
エチル2-アザスピロ[4.4]ノナン-4-カルボキシレート
Figure 0007633989000206
ステップ1:水素化ナトリウム(2.08g、52.04mmol、鉱油中60%分散液)のジエチルエーテル(120mL)中撹拌懸濁液に、0℃でエチル2-ジエトキシホスホリルアセテート(11.64g、51.94mmol)を加えた。得られた混合物を5分間撹拌し、続いてシクロペンタノン(4.25g、50.53mmol)のジエチルエーテル(10mL)中溶液を加えた。反応混合物を25℃で4時間撹拌し、0℃で飽和塩化アンモニウム水溶液(30mL)を用いてクエンチし、水(100mL)で希釈し、ジエチルエーテル(50mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(石油エーテル/ジエチルエーテル=10/1)により精製して、エチル2-シクロペンチリデンアセテートを薄黄色の油状物として得た(6.0g、収率73%)。LC-MS(ESI)m/z:155[M+H]+。
ステップ2および3:エチル2-シクロヘキシリデンアセテートの代わりにエチル2-シクロペンチリデンアセテートを使用する、中間体E38と同様の手順。LC-MS(ESI)m/z:198[M+H]+。
中間体12
Figure 0007633989000207
3-エチル-5-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)-1H-ピロロ[2,3-b]ピリジン
Figure 0007633989000208
ステップ1:無水AlCl3(3.40g、25.50mmol)の無水DCM(50mL)中懸濁液に、N2下5-ブロモ-1H-ピロロ[2,3-b]ピリジン(1.01g、5.10mmol)を加えた。混合物を室温で1時間撹拌し、AcCl(2.00g、25.50mmol、1.8mL)をこれに滴下添加した。得られた混合物を30分間撹拌し、0℃に冷却し、溶液が透明になるまでMeOHを加えることにより注意深くクエンチした。混合物を濃縮し、残渣をH2O(30mL)で希釈し、NaOH水溶液(1N)でpH約4に調整し、酢酸エチル(30mL×3)で抽出した。合わせた有機層をブライン(30mL×2)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣をEA中で超音波処理し、濾過して、1-(5-ブロモ-1H-ピロロ[2,3-b]ピリジン-3-イル)エタン-1-オンを薄黄色の固体として得た(0.87g、収率71%)。LC-MS(ESI)m/z:239[M+H]+。
ステップ2:1-(5-ブロモ-1H-ピロロ[2,3-b]ピリジン-3-イル)エタン-1-オン(200mg、0.84mmol)のイソプロピルアルコール(7mL)中撹拌溶液に、0℃でNaBH4(158.24mg、4.18mmol)を少しずつ加えた。反応混合物を83℃で24時間還流させ、0℃に冷却し、水(15mL)で希釈した。得られた混合物を酢酸エチル(30mL×3)で抽出した。有機層をブライン(20mL×2)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣を分取TLC(PE/EA=3/2v/v)で精製して、5-ブロモ-3-エチル-1H-ピロロ[2,3-b]ピリジンを灰白色の固体として得た(70mg、収率33%)。LC-MS(ESI)m/z:225[M+H]+。
ステップ3:5-ブロモ-3-エチル-1H-ピロロ[2,3-b]ピリジン(200mg、888.55umol)および4,4,4’,4’,5,5,5’,5’-オクタメチル-2,2’-ビ(1,3,2-ジオキサボロラン)(270.77mg、1.07mmol)の1,4-ジオキサン(6mL)中溶液に、CH3COOK(174.41mg、1.78mmol)およびPd(dppf)Cl2・CH2Cl2(72.56mg、88.86umol)を加えた。混合物を窒素雰囲気下110℃で終夜撹拌し、室温に冷却し、濾過した。濾液を濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=2/1v/v)で精製し、PE(10mL)中で更に超音波処理して、3-エチル-5-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)-1H-ピロロ[2,3-b]ピリジンを白色の固体として得た(40mg、収率9%)。LC-MS(ESI)m/z:273[M+H]+。
中間体13
Figure 0007633989000209
(2-アミノ-5-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)フェニル)ジメチルホスフィンオキシド
Figure 0007633989000210
ステップ1:4-ブロモ-2-ヨード-アニリン(2.0g、6.71mmol)、ジメチルホスフィンオキシド(628.76mg、8.06mmol)、Pd(OAc)2(150.71mg、671.33umol)、Xantphos(776.86mg、1.34mmol)およびK3PO4(2.85g、13.41mmol)のDMF(20mL)中混合物を、N2下60℃で終夜撹拌した。室温に冷却した後、混合物を濾過し、EA(40mL)で洗浄した。濾液をH2O(40mL)で希釈し、EA(50mL×30)で抽出した。有機層をブライン(40mL×3)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=60/1v/v)で精製して、(2-アミノ-5-ブロモフェニル)ジメチルホスフィンオキシドを黄色の固体として得た(1.6g、収率96%)。LC-MS(ESI)m/z:248[M+H]+。
ステップ2:(2-アミノ-5-ブロモフェニル)ジメチルホスフィンオキシド(1.53g、6.17mmol)、4,4,5,5-テトラメチル-2-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)-1,3,2-ジオキサボロラン(1.88g、7.41mmol)、Pd(dppf)Cl2-CH2Cl2(503.70mg、616.80umol)およびKOAc(1.21g、12.34mmol)のジオキサン(20mL)中混合物を、N2下100℃で5時間撹拌した。室温に冷却した後、混合物を濾過し、EA(150mL)で洗浄した。有機層を濃縮し、シリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1v/v)で精製して、(2-アミノ-5-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)フェニル)ジメチルホスフィンオキシドを黒色の油状物として得た(1.16g、収率64%)。LC-MS(ESI)m/z:296[M+H]+。
中間体14
Figure 0007633989000211
2-クロロ-3-エチル-5-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)-1H-ピロロ[2,3-b]ピリジン
Figure 0007633989000212
5-ブロモ-2-クロロ-3-エチル-2,3-ジヒドロ-1H-ピロロ[2,3-b]ピリジン(50mg、0.19mmol)、4,4,6,6-テトラメチル-2-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)-1,3,2-ジオキサボリナン(73mg、0.27mmol)、無水AcOK(56mg、0.58mmol)およびPd(dppf)Cl2・DCM(15mg、0.02mmol)の無水ジオキサン(1.5mL)中混合物を、窒素により保護されたマイクロ波条件下100℃で3時間撹拌した。室温に冷却した後、混合物を濾過し、濾液を濃縮して、粗製の2-クロロ-3-エチル-5-(4,4,5,5-テトラメチル-1,3,2-ジオキサボロラン-2-イル)-1H-ピロロ[2,3-b]ピリジン(50mg)を得、これを更には精製せずに次のステップに使用した。LC-MS(ESI)m/z:307[M+H]+。
中間体15
Figure 0007633989000213
6-ブロモ-2-ヨードピリジン-3-アミン
Figure 0007633989000214
6-ブロモピリジン-3-アミン(1g、5.68mmol)および硫酸銀(1.77g、5.68mmol)のエタノール(20mL)中懸濁液に、ヨウ素(1.44g、5.68mmol)を加え、反応混合物を室温で終夜撹拌し、PE(20mL)で希釈し、濾過した。濾液を濃縮し、残渣をEA(30mL)中で超音波処理した。固体を濾取し、乾燥して、6-ブロモ-2-ヨード-ピリジン-3-アミンを茶褐色の固体として得た(380mg、収率22%)。LC-MS(ESI)m/z:299[M+H]+。
中間体16
Figure 0007633989000215
tert-ブチル(2-ブロモ-4-ヨードフェニル)(メチル)カルバメート
Figure 0007633989000216
ステップ1:2-ブロモ-4-ヨード-アニリン(1g、3.36mmol)のDCM(10mL)中溶液に、TEA(339.66mg、467.85uL)、DMAP(410.08mg、3.36mmol)およびBoc2O(732.58mg、3.36mmol)を加えた。混合物を室温で5時間撹拌し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1v/v)で精製して、tert-ブチルN-(2-ブロモ-4-ヨード-フェニル)-N-tert-ブトキシカルボニル-カルバメートを白色の固体として得た(732.58mg、収率43%)。
ステップ2:tert-ブチルN-(2-ブロモ-4-ヨード-フェニル)-N-tert-ブトキシカルボニル-カルバメート(800mg、1.61mmol)のメタノール(20mL)中溶液に、炭酸カリウム(665.87mg、4.82mmol)を加えた。混合物を70℃で2時間撹拌し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1v/v)で精製して、tert-ブチルN-(2-ブロモ-4-ヨード-フェニル)カルバメートを白色の固体として得た(462mg、収率72%)。
ステップ3:tert-ブチルN-(2-ブロモ-4-ヨード-フェニル)カルバメート(400mg、1.00mmol)のDMF(10mL)中溶液に、炭酸カリウム(277.79mg、2.01mmol)およびヨードメタン(213.96mg、1.51mmol)を加えた。混合物を40℃で終夜撹拌した。室温に冷却した後、混合物をH2O(30mL)で希釈し、EA(30mL×3)で抽出した。有機層をブライン(20mL×3)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1v/v)で精製して、tert-ブチルN-(2-ブロモ-4-ヨード-フェニル)-N-メチル-カルバメートを黄色の固体として得た(400mg、収率96%)。LC-MS(ESI)m/z:356[M+H-55]+。
中間体17
Figure 0007633989000217
N-(2-ブロモ-4-ヨードフェニル)アセトアミド
Figure 0007633989000218
2-ブロモ-4-ヨード-アニリン(1.0g、3.36mmol)のDCM(10mL)中撹拌溶液に、トリエチルアミン(680.00mg、6.72mmol、0.94mL)を、続いて無水酢酸(411.63mg、4.03mmol、381.14uL)を加えた。混合物を室温で終夜撹拌し、40℃で4時間加熱した。室温に冷却した後、混合物を濃縮して、N-(2-ブロモ-4-ヨード-フェニル)アセトアミドを灰色の固体として得た(1.1g、収率96%)。LC-MS(ESI)m/z:340[M+H]+。
中間体18
Figure 0007633989000219
1-(2-ブロモ-4-ヨードフェニル)ピロリジン
Figure 0007633989000220
2-ブロモ-4-ヨード-アニリン(1.0g、3.36mmol)、1,4-ジブロモブタン(869.69mg、4.03mmol)および炭酸カリウム(927.84mg、6.71mmol)のDMF(20mL)中混合物を、100℃で終夜撹拌した。室温に冷却した後、混合物を水(40mL)中に注ぎ入れ、EA(50mL×3)で抽出した。有機層をブライン(30mL×3)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE、100%v/v)で精製して、1-(2-ブロモ-4-ヨード-フェニル)ピロリジンを黄色の油状物として得た(200mg、収率17%)。LC-MS(ESI)m/z:352[M+H]+。
中間体19
Figure 0007633989000221
2-ブロモ-3-フルオロ-6-ヨードアニリン
Figure 0007633989000222
2-ブロモ-3-フルオロ-アニリン(200mg、1.05mmol)のDMF(2mL)中溶液に、室温でNIS(236.81mg、1.05mmol)のDMF(2mL)中溶液を滴下添加した。反応混合物を室温で3時間撹拌し、EA(30mL)で希釈し、ブライン(20mL×2)で洗浄した。有機層を無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=20/1v/v)で精製して、2-ブロモ-3-フルオロ-6-ヨード-アニリンを茶褐色の固体として得た(330mg、収率99%)。LC-MS(ESI)m/z:316[M+H]+。
中間体20
Figure 0007633989000223
メチル2-ブロモ-4-ヨードベンゾエート
Figure 0007633989000224
2-ブロモ-4-ヨード-安息香酸(1g、3.06mmol)、炭酸カリウム(845.55mg、6.12mmol)のDMF(15mL)中溶液に、ヨードメタン(651.27mg、4.59mmol)を加えた。反応混合物を室温で終夜撹拌し、H2O(50mL)を用いてクエンチし、EA(25mL×2)で抽出した。合わせた有機層をブライン(30mL×3)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮して、メチル2-ブロモ-4-ヨード-ベンゾエートを茶褐色の油状物として得た(1g、収率95%)。LC-MS(ESI)m/z:341[M+H]+。
中間体21
Figure 0007633989000225
2-ブロモ-1-(ジフルオロメチル)-4-ヨードベンゼン
Figure 0007633989000226
2-ブロモ-4-ヨードベンズアルデヒド(200mg、0.64mmol)のDCM(6mL)中溶液に、0℃でBAST(284mg、1.29mmol)を加えた。混合物を室温で2時間撹拌し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=20/1v/v)で精製して、2-ブロモ-1-(ジフルオロメチル)-4-ヨードベンゼンを白色の固体として得た(180mg、収率84%)。
中間体22
Figure 0007633989000227
2-ブロモ-3-フルオロ-4-ヨード-1-メチルベンゼン
Figure 0007633989000228
2-ブロモ-1-フルオロ-3-メチル-ベンゼン(500mg、2.65mmol)の無水THF(5mL)中溶液に、N2下-70℃でLDA(THF中2N、2mL、4.0mmol)を10分かけて滴下添加し、混合物を-70℃で30分間撹拌した。I2(2.01g、7.94mmol)の無水THF(2mL)中溶液を、-70℃で上記混合物に滴下添加し、得られた混合物を-70℃で3時間撹拌した。室温に加温した後、混合物を飽和NH4Cl水溶液(20mL)中に注ぎ入れ、EA(20mL×2)で抽出した。合わせた有機層をブライン(30mL×2)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣を分取TLC(PE、100%v/v)で精製して、3-ブロモ-2-フルオロ-1-ヨード-4-メチル-ベンゼンを無色の油状物として得た(110mg、収率13%)。
中間体24
Figure 0007633989000229
2,6-ジブロモ-3-メチルピリジン
6-ブロモ-5-メチル-ピリジン-2-アミン(100mg、0.535mmol)の48%臭化水素酸水溶液(3mL)中溶液に、-5℃で臭素(69.2mg、0.855mmol)を滴下添加した。亜硝酸ナトリウム(99.6mg、1.44mmol)の水(2mL)中溶液を、-5℃で上記混合物に滴下添加した。得られた混合物を室温で3時間撹拌し、-5℃に冷却し、KOH(100mg)の水(5mL)中溶液を用いてクエンチし、EA(20mL×2)で抽出した。合わせた有機層をブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣を分取TLC(PE/EA=10/1v/v)により精製して、2,6-ジブロモ-3-メチル-ピリジンを白色の固体として得た(20mg、収率15%)。LC-MS(ESI)m/z:250[M+H]+。
中間体25
Figure 0007633989000230
2-(2-ブロモ-4-ヨードフェニル)オキサゾール
Figure 0007633989000231
ステップ1:2-ブロモ-4-ヨード-安息香酸(1g、3.06mmol)のDMF(10mL)中撹拌溶液に、HATU(1.74g、4.59mmol)およびDIPEA(1.19g、9.18mmol、1.60mL)を加えた。10分間撹拌した後、2,2-ジメトキシエタンアミン(418.08mg、3.98mmol、433.25uL)を上記混合物に加えた。混合物を終夜撹拌し、EA(20mL)で希釈し、NaHCO3水溶液(30mL×2)で洗浄した。有機層を無水硫酸ナトリウムで脱水し、濾過し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1v/v)で精製して、2-ブロモ-N-(2,2-ジメトキシエチル)-4-ヨード-ベンズアミドを黄色の固体として得た(1g、2.42mmol)。LC-MS(ESI)m/z:382[M-MeO]+。
ステップ2:2-ブロモ-N-(2,2-ジメトキシエチル)-4-ヨード-ベンズアミド(1g、2.42mmol)のイートン試薬(10mL)中溶液を、130℃で終夜撹拌した。室温に冷却した後、溶液を氷水(60mL)中に注ぎ入れた。得られた懸濁液を濾過し、乾燥して、2-(2-ブロモ-4-ヨード-フェニル)オキサゾールを灰色の固体として得た(840mg、2.40mmol、収率99%)。LC-MS(ESI)m/z:350[M+H]+。
中間体26
Figure 0007633989000232
1-(2-ブロモ-4-ヨードフェニル)-N,N-ジメチルメタンアミン
Figure 0007633989000233
2-ブロモ-4-ヨードベンズアルデヒド(300mg、0.94mmol)、ジメチルアミン(THF中2M、0.58mL、1.16mmol)およびAcOH(5滴)のMeOH(8mL)中混合物を、N2下室温で1時間撹拌した。次いでNaBH3CN(90mg、1.45mmol)を上記混合物に加え、得られた混合物を40℃で16時間撹拌した。室温に冷却した後、混合物を濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE100%v/v、次いでPE/EA=5/1、v/v)で精製して、1-(2-ブロモ-4-ヨードフェニル)-N,N-ジメチルメタンアミンを黄色の油状物として得た(10mg、収率29%)。LC-MS(ESI)m/z:340[M+H]+。
中間体27
Figure 0007633989000234
1-(2-ブロモ-4-ヨードフェニル)ピロリジン-2-オン
Figure 0007633989000235
ステップ1:2-ブロモ-4-ヨードアニリン(600mg、2.0mmol)のDCM(10mL)中混合物に、ピリジン(175mg、2.2mmol)および4-クロロブタノイルクロリド(312mg、2.2mmol)を-20℃以下で滴下添加した。反応混合物を-20℃で3時間撹拌し、水(20mL)で希釈し、HCl水溶液(2N)で洗浄し、EA(30mL×3)で抽出した。有機層を無水Na2SO4で脱水し、濾過し、濃縮して、N-(2-ブロモ-4-ヨードフェニル)-4-クロロブタンアミドを黒色の固体として得た(700mg、収率86%)。LC-MS(ESI)m/z:402[M+H]+。
ステップ2:N-(2-ブロモ-4-ヨードフェニル)-4-クロロブタンアミド(700mg、1.74mmol)の乾燥THF(10mL)中溶液に、0℃でNaH(油中60%懸濁、138mg、3.48mmol)を加えた。混合物をN2下室温で2時間撹拌し、冷水(20mL)で希釈し、EA(30mL×3)で抽出した。有機層をブライン(20mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE100%v/v、次いでPE/EA=5/1、v/v)で精製して、1-(2-ブロモ-4-ヨードフェニル)ピロリジン-2-オンを白色の固体として得た(500mg、収率78%)。LC-MS(ESI)m/z:366[M+H]+。
中間体28
Figure 0007633989000236
2-ブロモ-4-ヨードベンズアミド
Figure 0007633989000237
メチル2-ブロモ-4-ヨード-ベンゾエート(500mg、1.47mmol)の28%水酸化アンモニウム(5mL)中混合物を、密封管中100℃で5時間撹拌し、室温に冷却し、濾過した。濾液を濃縮して、2-ブロモ-4-ヨード-ベンズアミドを白色の固体として得た(400mg、収率84%)。LC-MS(ESI)m/z:326[M+H]+。
中間体29
Figure 0007633989000238
N-(3,5-ジブロモフェニル)アセトアミド
Figure 0007633989000239
3,5-ジブロモアニリン(200mg、797.07umol)のDCM(5mL)中溶液に、0℃でTEA(241.97mg、2.39mmol、333.29uL)および塩化アセチル(93.85mg、1.20mmol、72.75uL)を加えた。混合物を室温で2時間撹拌し、H2O(20mL)で希釈し、DCM(30mL×3)で抽出した。合わせた抽出物を無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1v/v)で精製して、N-(3,5-ジブロモフェニル)アセトアミドを黄色の固体として得た(185mg、収率79%)。LC-MS(ESI)m/z:292[M+H]+。
中間体30
Figure 0007633989000240
N-(4-ブロモ-2-ヨードフェニル)オキセタン-3-アミン
Figure 0007633989000241
ステップ1:4-ブロモアニリン(4g、23.25mmol)、オキセタン-3-オン(2.18g、30.23mmol、1.94mL)、無水Na2SO4(3.30g、23.25mmol)のTHF(20mL)中混合物を、室温で1時間撹拌した。次いでNaBH(OAc)3(7.39g、34.88mmol)を室温で上記混合物に加えた。混合物を室温で16時間撹拌し、水(50mL)で希釈し、EA(100mL×2)で抽出した。合わせた有機層を飽和NaHCO3水溶液(30mL×3)およびブライン(20mL×2)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=2/1v/v)で精製して、N-(4-ブロモフェニル)オキセタン-3-アミンを白色の固体として得た(3.4g、収率64%)。LC-MS(ESI)m/z:228[M+H]+。
ステップ2:N-(4-ブロモフェニル)オキセタン-3-アミン(1.5g、6.58mmol)のDMF(8mL)中溶液に、室温でNIS(1.48g、6.58mmol)のDMF(3mL)中溶液を滴下添加した。混合物を室温で3時間撹拌し、飽和NaHSO3水溶液(10mL)を用いてクエンチし、EA(60mL×2)で抽出した。合わせた有機層をブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=4/1v/v)で精製して、粗製のN-(4-ブロモ-2-ヨード-フェニル)オキセタン-3-アミンを黄色の固体として得た(630mg、収率30%、純度50%)。LC-MS(ESI)m/z:354[M+H]+。
例示された化合物
実施例1
Figure 0007633989000242
(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)ジメチルホスフィンオキシド
ステップ1:中間体E1(200mg、1.04mmol)のDMF(5mL)中溶液に、0℃で水素化ナトリウム(鉱油中60%分散液、50mg、1.24mmol)を加え、混合物を0℃で30分間撹拌した。上記反応混合物に0℃で2,4,5-トリクロロピリミジン(227.9mg、1.24mmol)を加え、次いで得られた混合物を室温で1時間撹拌し、0℃に冷却し、氷-H2O(20mL)を用いてクエンチし、EA(30mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/0.1%HCOOH)により精製して、(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)ジメチルホスフィンオキシドを白色の固体として得た(110mg、収率31%)。LC-MS(ESI)m/z:340[M+H]+。
ステップ2:中間体W1(25.4mg、0.13mmol)の2-メトキシエタノール(3mL)中溶液に、(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)ジメチルホスフィンオキシド(30mg、0.09mmol)およびEtOH中HCl溶液(2N、0.2mL)を加えた。得られた混合物を120℃で20時間撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=15/1v/v)および分取HPLC(MeCN/0.1%HCOOH)により精製して、(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)ジメチルホスフィンオキシドを黄色の固体として得た(8.3mg、収率19%)。LC-MS(ESI)m/z:496[M+H]+。1H NMR (400 MHz, CD3OD): δ 1.92 (s, 3H), 1.95 (s, 3H), 2.54 (s, 3H), 2.90-2.97 (m, 4H), 3.59 (s, 2H), 3.91 (s, 3H), 6.83 (s, 1H), 7.35-7.40 (m, 2H), 7.86-7.88 (m, 1H), 7.91-7.94 (m, 1H), 7.97 (s, 1H), 8.22 (d, J = 4.8 Hz, 1H), 8.65 (s, 1H).
実施例2
Figure 0007633989000243
N-(5-クロロ-4-(1H-インドール-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において中間体E1の代わりにインドールを使用する、実施例1と同様の手順。LC-MS(ESI)m/z:420[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.79 (s, 3H), 3.07-3.10 (m, 2H), 3.26-3.27 (m, 2H), 3.94 (s, 5H), 6.75 (d, J = 3.6 Hz, 1H), 6.89 (s, 1H), 7.21-7.30 (m, 2H), 7.65 (d, J = 8.4 Hz, 1H), 7.83 (d, J = 3.6 Hz, 1H), 7.81 (d, J = 8.4 Hz, 1H), 8.13 (s, 1H), 8.60 (s, 1H).
実施例3
Figure 0007633989000244
N-(4-(1H-インドール-1-イル)-5-(トリフルオロメチル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において中間体E1および2,4,5-トリクロロピリミジンの代わりにインドリンおよび2,4-ジクロロ-5-(トリフルオロメチル)ピリミジンを使用する、実施例1と同様の手順。LC-MS(ESI)m/z:420[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.55 (s, 3H), 2.92-2.96 (m, 4H), 3.19 (t, J = 8.0 Hz, 2H), 3.45 (s, 2H), 3.88 (s, 3H), 4.16 (t, J = 8.0 Hz, 2H), 6.78 (s, 1H), 7.02-7.07 (m, 1H), 7.17 (d, J = 7.2 Hz, 1H), 7.31 (d, J = 7.2 Hz, 1H), 7.55 (d, J = 8.0 Hz, 1H), 7.90 (s, 1H), 8.49 (s, 1H).
実施例4
Figure 0007633989000245
N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:2,4,5-トリクロロピリミジン(1g、5.45mmol)のDMF(20mL)中溶液に、炭酸カリウム(1.51g、10.90mmol)およびインドリン(649.7mg、5.45mmol)を加えた。混合物を80℃で終夜撹拌し、室温に冷却し、H2O(50mL)で希釈し、EA(50mL×2)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/30、v/v)により精製して、1-(2,5-ジクロロピリミジン-4-イル)インドリンを白色の固体として得た(900mg、収率61%)。LC-MS(ESI)m/z:266[M+H]+。
ステップ2:中間体W1(30mg、0.16mmol)および1-(2,5-ジクロロピリミジン-4-イル)インドリン(41.5mg、0.16mmol)を条件B1(実施例1のステップ2にて例示した通り)下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1)により精製した後、N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを黄色の固体として得た(35mg、収率53%)。LC-MS(ESI)m/z:422[M+H]+。1H NMR (400 MHz, DMSO-d6): δ 2.33 (s, 3H), 2.59 (t, J = 5.2 Hz, 2H), 2.78 (t, J = 5.2 Hz, 2H), 3.13 (t, J = 8.0 Hz, 2H), 3.31 (s, 2H), 3.78 (s, 3H), 4.27 (t, J = 8.4 Hz, 2H), 6.75 (s, 1H), 6.93 (t, J = 7.6 Hz, 1H), 7.08 (t, J = 7.6 Hz, 1H), 7.25 (d, J = 6.8 Hz, 1H), 7.35 (d, J = 8.0 Hz, 1H), 7.56 (s, 1H), 7.96 (s, 1H), 8.24 (s, 2H).
実施例5
Figure 0007633989000246
N-(5-クロロ-4-(3,4-ジヒドロイソキノリン-2(1H)-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1においてインドリンの代わりに1,2,3,4-テトラヒドロイソキノリンを使用する、実施例4と同様の手順。LC-MS(ESI)m/z:436[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.66 (s, 3H), 2.99-3.05 (m, 6H), 3.84 (s, 2H), 3.89 (s, 3H), 4.00 (t, J = 6.0 Hz, 2H), 4.87 (s, 2H), 6.79 (s, 1H), 7.19 (s, 4H), 7.99 (s, 1H), 8.10 (s, 1H).
実施例6
Figure 0007633989000247
N-(5-クロロ-4-(3,4-ジヒドロキノリン-1(2H)-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1においてインドリンの代わりに1,2,3,4-テトラヒドロキノリンを使用する、実施例4と同様の手順。LC-MS(ESI)m/z:436[M+H]+。1H NMR (400 MHz, CD3OD): δ 1.99-2.06 (m, 2H), 2.51 (s, 3H), 2.80-2.86 (m, 4H), 2.91 (t, J = 6.0 Hz, 2H), 3.44 (s, 2H), 3.87-3.90 (m, 5H), 6.73 (s, 1H), 6.85 (d, J = 8.0 Hz, 1H), 6.99-7.03 (m, 1H), 7.06-7.10 (m, 1H), 7.19 (d, J = 8.0 Hz, 1H), 7.87 (s, 1H), 8.14 (s, 1H).
実施例7
Figure 0007633989000248
N-(5-クロロ-4-(2,3-ジヒドロ-4H-ベンゾ[b][1,4]オキサジン-4-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1においてインドリンの代わりに3,4-ジヒドロ-2H-ベンゾ[b][1,4]オキサジンを使用する、実施例4と同様の手順。LC-MS(ESI)m/z:438[M+H]+。1H NMR (400 MHz, CD3OD): δ (ppm) 2.48 (s, 3H), 2.77 (t, J = 6.0 Hz, 2H), 2.88 (t, J = 6.0 Hz, 2H), 3.31 (s, 2H), 3.87 (s, 3H), 3.96 (t, J = 4.4 Hz, 2H), 4.28 (t, J = 4.4 Hz, 2H), 6.71 (s, 1H), 6.83-6.87 (m, 1H), 6.92-7.03 (m, 3H), 7.79 (s, 1H), 8.24 (s, 1H).
実施例8
Figure 0007633989000249
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N,N-ジメチル-1H-インドール-3-カルボキサミド
ステップ1:中間体E2(200mg、1.06mmol)および2,4,5-トリクロロピリミジン(194.90mg、1.06mmol)を条件A2(実施例4のステップ1にて例示した通り)下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/1、v/v)により精製した後、1-(2,5-ジクロロピリミジン-4-イル)-N,N-ジメチル-1H-インドール-3-カルボキサミドを白色の固体として得た(165mg、収率46%)。LC-MS(ESI)m/z:335[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)-N,N-ジメチル-1H-インドール-3-カルボキサミド(52mg、0.16mmol)および中間体W1(29.8mg、0.16mmol)のイソプロパノール(2mL)中溶液に、トリフルオロ酢酸(53.1mg、0.48mmol)を加えた。混合物をN2下100℃で20時間撹拌し、室温に冷却し、分取HPLC(MeCN/0.1%HCOOH)により精製して、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N,N-ジメチル-1H-インドール-3-カルボキサミドを黄色の固体として得た(7.0mg、収率9%)。LC-MS(ESI)m/z:491[M+H]+。1H NMR (400 MHz, CD3OD): δ (ppm) 2.63 (s, 3H), 3.01-3.05 (m, 4H), 3.22 (s, 6H), 3.71 (s, 2H), 3.91 (s, 3H), 6.85 (s, 1H), 7.31-7.36 (m, 2H), 7.78-7.81 (m, 2H), 8.02 (s, 1H), 8.12 (s, 1H), 8.63 (s, 1H).
実施例9
Figure 0007633989000250
N-(4-(1H-ベンゾ[d]イミダゾール-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において中間体E2の代わりに1H-ベンゾ[d]イミダゾールを使用する、実施例8と同様の手順。LC-MS(ESI)m/z:421[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.87 (s, 3H), 3.12 (t, J = 6.8 Hz, 2H), 3.38 (t, J = 6.8 Hz, 2H), 3.93 (s, 3H), 4.06 (s, 2H), 6.91 (s, 1H), 7.41-7.44 (m, 2H), 7.78-7.81 (m, 1H), 7.85-7.88 (m, 1H), 8.03 (s, 1H), 8.69 (s, 1H), 8.79 (s, 1H).
実施例10
Figure 0007633989000251
N-(4-(1H-インドール-1-イル)-5-(トリフルオロメチル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:1H-インドール(349.9mg、3.0mmol)および2,4-ジクロロ-5-(トリフルオロメチル)ピリミジン(650.9mg、3.0mmol)を条件A1(実施例1のステップ1にて例示した通り)下で使用し、分取HPLCにより精製した後、1-(2-クロロ-5-(トリフルオロメチル)ピリミジン-4-イル)-1H-インドールを黄色の固体として得た(88mg、収率7%)。LC-MS(ESI)m/z:298[M+H]+。
ステップ2:1-(2-クロロ-5-(トリフルオロメチル)ピリミジン-4-イル)-1H-インドール(20mg、0.067mmol)および中間体W1(15.4mg、0.067mmol)のイソプロパノール(3mL)中溶液に、TsOH・H2O(11.6mg、0.067mmol)を加えた。混合物を100℃で終夜撹拌し、室温に冷却し、飽和NaHCO3水溶液でpH約8に塩基性化し、DCM(10mL×3)で抽出した。有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1v/v)により精製して、N-(4-(1H-インドール-1-イル)-5-(トリフルオロメチル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを白色の固体として得た(17mg、収率55%)。LC-MS(ESI)m/z:454[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.56 (s, 3H), 2.96-2.99 (m, 4H), 3.60 (brs, 2H), 3.91 (s, 3H), 6.73 (d, J = 3.6 Hz, 1H), 6.85 (s, 1H), 7.20-7.28 (m, 2H), 7.48 (d, J = 2.8 Hz, 1H), 7.63 (d, J = 8.4 Hz, 1H), 7.89 (d, J = 8.0 Hz, 1H), 7.97 (s, 1H), 8.83 (s, 1H).
実施例11
Figure 0007633989000252
N-(5-クロロ-4-(3-フルオロ-1H-インドール-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において1H-インドールおよび2,4-ジクロロ-5-(トリフルオロメチル)ピリミジンの代わりに中間体E3および2,4,5-トリクロロピリミジンを使用する、実施例10と同様の手順。LC-MS(ESI)m/z:438[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.79 (s, 1H), 8.63 (s, 1H), 7.91 (d, J = 2.4 Hz, 1H), 7.83 (d, J = 6.8 Hz, 1H), 7.64 (dd, J = 6.0, 2.4 Hz, 1H), 7.37 (s, 1H), 7.33-7.17 (m, 2H), 6.73 (d, J = 55.3 Hz, 1H), 3.96-3.68 (m, 3H), 3.33 (s, 2H), 2.79 (t, J = 5.6 Hz, 2H), 2.55 (t, J = 5.9 Hz, 2H), 2.30 (s, 3H).
実施例80
Figure 0007633989000253
N-(5-クロロ-4-(3-(メチルスルホニル)-1H-インドール-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において1H-インドールおよび2,4-ジクロロ-5-(トリフルオロメチル)ピリミジンの代わりに中間体E8および2,4,5-トリクロロピリミジンを使用する、実施例10と同様の手順。LC-MS(ESI)m/z:498[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 9.00 (s, 1H), 8.74 (s, 1H), 8.42 (s, 1H), 7.94-7.85 (m, 1H), 7.79-7.72 (m, 1H), 7.41 (dd, J = 6.1, 3.1 Hz, 2H), 7.33 (s, 1H), 6.79 (s, 1H), 3.79 (s, 3H), 3.34 (s, 2H), 3.30 (s, 3H), 2.77 (d, J = 5.8 Hz, 2H), 2.54 (d, J = 5.7 Hz, 2H), 2.30 (s, 3H).
実施例81
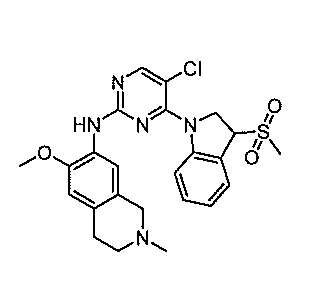
Figure 0007633989000254
N-(5-クロロ-4-(3-(メチルスルホニル)インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において1H-インドールおよび2,4-ジクロロ-5-(トリフルオロメチル)ピリミジンの代わりに中間体E9および2,4,5-トリクロロピリミジンを使用する、実施例10と同様の手順。LC-MS(ESI)m/z:500[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.31 (s, 1H), 8.12 (s, 1H), 7.49 (d, J = 6.9 Hz, 2H), 7.41 (d, J = 8.1 Hz, 1H), 7.27 (t, J = 7.7 Hz, 1H), 7.06 (t, J = 7.3 Hz, 1H), 6.75 (s, 1H), 5.06 (d, J = 7.5 Hz, 1H), 4.72 (dd, J = 12.4, 9.5 Hz, 1H), 4.58 (dd, J = 12.5, 2.6 Hz, 1H), 3.77 (s, 3H), 3.28-3.21 (m, 2H), 2.89 (s, 3H), 2.77 (d, J = 5.5 Hz, 2H), 2.55 (t, J = 5.7 Hz, 2H), 2.30 (s, 3H).
実施例82
Figure 0007633989000255
N-(5-クロロ-4-(3-((メチルスルホニル)メチル)-1H-インドール-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において1H-インドールおよび2,4-ジクロロ-5-(トリフルオロメチル)ピリミジンの代わりに中間体E11および2,4,5-トリクロロピリミジンを使用する、実施例10と同様の手順。LC-MS(ESI)m/z:512[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.78 (s, 1H), 8.66 (s, 1H), 7.98 (s, 1H), 7.80 (s, 2H), 7.42 (s, 1H), 7.25 (dd, J = 6.0, 3.1 Hz, 2H), 6.80 (s, 1H), 4.71 (s, 2H), 3.79 (s, 3H), 3.33 (s, 2H), 2.95 (s, 3H), 2.78 (s, 2H), 2.55 (d, J = 5.6 Hz, 2H), 2.30 (s, 3H).
実施例83
Figure 0007633989000256
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-スルホンアミド
ステップ1において1H-インドールおよび2,4-ジクロロ-5-(トリフルオロメチル)ピリミジンの代わりに中間体E15および2,4,5-トリクロロピリミジンを使用する、実施例10と同様の手順。LC-MS(ESI)m/z:499[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.69 (d, J = 20.3 Hz, 1H), 8.47 (s, 1H), 7.96 (s, 1H), 7.71 (dd, J = 5.7, 3.1 Hz, 1H), 7.53 (dd, J = 6.1, 3.1 Hz, 1H), 7.16 (s, 2H), 7.12 (dd, J = 6.8, 3.7 Hz, 3H), 6.56 (s, 1H), 3.55 (s, 3H), 3.24 (s, 2H), 2.54 (s, 2H), 2.31 (d, J = 5.7 Hz, 2H), 2.07 (d, J = 14.9 Hz, 3H).
実施例14
Figure 0007633989000257
N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
中間体W2(36.58mg、0.23mmol)および1-(2,5-ジクロロピリミジン-4-イル)インドリン(60mg、0.23mmol)を条件B3下で使用し、分取HPLCにより精製した後、N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを黄色の固体として得た(10.4mg、収率12%)。LC-MS(ESI)m/z:392[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.51 (s, 3H), 2.83-2.93 (m, 4H), 3.17 (t, J = 8.0 Hz, 2H), 3.57 (s, 2H), 4.33 (t, J = 8.0 Hz, 2H), 6.93-7.02 (m, 2H), 7.12 (t, J = 3.6 Hz, 1H), 7.24-7.32 (m, 2H), 7.42 (d, J = 8.0 Hz, 1H), 7.52 (d, J = 8.0 Hz, 1H), 8.14 (s, 1H).
実施例15
Figure 0007633989000258
6-クロロ-N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
中間体W3(50mg、0.25mmol)および1-(2,5-ジクロロピリミジン-4-イル)インドリン(67.66mg、0.25mmol)を条件B3下で使用し、分取HPLCにより精製した後、6-クロロ-N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを黄色の固体として得た(11.6mg、収率11%)。LC-MS(ESI)m/z:426[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.54 (s, 3H), 2.89-2.96 (m, 4H), 3.18 (t, J = 8.0 Hz, 2H), 3.54 (s, 2H), 4.36 (t, J = 8.0 Hz, 2H), 6.96-7.00 (m, 1H), 7.11 (t, J = 8.0 Hz, 1H), 7.24-7.28 (m, 2H), 7.40 (d, J = 8.0 Hz, 1H), 7.93 (s, 1H), 8.19 (s, 1H).
実施例19
Figure 0007633989000259
N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-メトキシ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミン
中間体W4(30mg、155.24umol)および1-(2,5-ジクロロピリミジン-4-イル)インドリン(41.31mg、155.24umol)を条件B3(マイクロ波2時間)下で使用し、フラッシュカラムクロマトグラフィー(DCM/MeOH=10/1、v/v)および分取HPLC(MeCN/0.05%TFA)により精製した後、N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-メトキシ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミン(TFA塩)を黄色の固体として得た(6.6mg、収率10%)。LC-MS(ESI)m/z:423[M+H]+。1H NMR (400 MHz, CD3OD): δ 3.03 (s, 3H), 3.08-3.22 (m, 4H), 3.44-3.56 (m, 1H), 3.73-3.83 (m, 1H), 4.02 (s, 3H), 4.16 (d, J = 6.4 Hz, 2H), 4.38 (t, J = 8.0 Hz, 2H), 7.06 (t, J = 7.6 Hz, 1H), 7.20 (t, J = 7.4 Hz, 1H), 7.31 (d, J = 8.0 Hz, 1H), 7.42 (d, J = 8.0 Hz, 1H), 8.25 (s, 1H), 8.34 (s, 1H).
実施例22
Figure 0007633989000260
N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-イソプロピル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミン
中間体W5(50mg、0.227mmol)および1-(2,5-ジクロロピリミジン-4-イル)インドリン(60mg、0.227mmol)を条件B3(マイクロ波2時間)下で使用し、フラッシュカラムクロマトグラフィー(DCM/MeOH=10/1、v/v)により精製した後、N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-2-イソプロピル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミンを黄色の固体として得た(2.5mg、収率2%)。LC-MS(ESI)m/z:450[M+H]+。1H NMR (400 MHz, CD3OD): δ 1.17 (d, J = 6.4 Hz, 6H), 2.86-2.92 (m, 5H), 3.19 (t, J = 8.4 Hz, 2H), 3.49 (s, 2H), 3.88 (s, 3H), 4.36 (t, J = 8.4 Hz, 2H), 6.73 (s, 1H), 6.99 (t, J = 6.8 Hz, 1H), 7.17 (t, J = 7.6 Hz, 1H), 7.29 (d, J = 7.2 Hz, 1H), 7.50 (d, J = 8.0 Hz, 1H), 7.99 (s, 1H), 8.16 (s, 1H).
実施例23
Figure 0007633989000261
N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミン
中間体W6(110mg,0.39mmol)および1-(2,5-ジクロロピリミジン-4-イル)インドリン(105mg、0.39mmol)を条件B3(マイクロ波2時間)下で使用して、N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミン(1.0TsOH塩)を黄色の固体として得た(130mg、収率58%)。固体を濾取した。LC-MS(ESI)m/z:408[M+H]+。1H NMR (400 MHz, DMSO-d6): δ 2.29 (s, 3H), 2.98 (t, J = 6.4 Hz, 2H), 3.16 (t, J = 8.0 Hz, 2H), 3.28-3.40 (m, 2H), 3.82 (s, 3H), 4.04 (d, J = 4.6 Hz, 2H), 4.37 (t, J = 8.0 Hz, 2H), 6.95 (s, 1H), 7.02 (dd, J = 7.4, 1.0 Hz, 1H), 7.07-7.20 (m, 3H), 7.30 (dd, J = 7.4, 1.0 Hz, 1H), 7.46-7.48 (m, 3H), 7.65 (s, 1H), 8.34 (s, 1H), 8.72 (s, 1H), 9.26 (s, 2H).
実施例26
Figure 0007633989000262
1-(7-((5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)アミノ)-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)-2-(ジメチルアミノ)エタン-1-オン
2-(ジメチルアミノ)酢酸(5.06mg、49.03umol)、N-(5-クロロ-4-インドリン-1-イル-ピリミジン-2-イル)-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミントシレート(20mg、34.48umol)およびHATU(18.64mg、49.03umol)の乾燥CH2Cl2(3mL)中溶液に、0℃でDIPEA(19.01mg、147.10umol、25.62uL)を滴下添加した。反応混合物を室温で3時間撹拌し、真空で濃縮した。残渣を分取HPLC(MeCN/0.1%HCOOH)により精製して、1-(7-((5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)アミノ)-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)-2-(ジメチルアミノ)エタン-1-オンを白色の固体として得た(13.5mg、収率56%)。LC-MS(ESI)m/z:493[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.57 (s, 3H), 2.62 (s, 3H), 2.75 (t, J = 6.4 Hz, 1H), 2.86 (t, J = 6.4 Hz, 1H), 3.14 (t, J = 8.4 Hz, 2H), 3.54 (s, 1H), 3.64-3.69 (m, 2H), 3.71 (s, 1H), 3.88 (d, J = 6.4 Hz, 3H), 4.30 (s, 1H), 4.32-4.36 (m, 2H), 4.42 (s, 1H), 6.75 (s, 1H), 6.98-7.04 (m, 1H), 7.16 (t, J = 8.0 Hz, 1H), 7.24-7.29 (m, 1H), 7.39-7.46 (m, 1H), 8.01 (d, J = 17.2 Hz, 1H), 8.15 (d, J = 9.6 Hz, 1H).
実施例27
Figure 0007633989000263
2-(7-((5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)アミノ)-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)エタン-1-オール
N-(5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-アミントシレート(30mg、0.073mmol)、2-((tert-ブチルジメチルシリル)オキシ)アセトアルデヒド(13mg、0.073mmol)およびAcOH(2滴)のMeOH(4mL)中混合物を、N2下1時間撹拌した。次いでNaBH(OAc)3(24mg、011mmol)を上記混合物に加え、混合物を室温で16時間撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM100%v/v、次いでDCM/MeOH=5/1v/v)により精製して、2-(7-((5-クロロ-4-(インドリン-1-イル)ピリミジン-2-イル)アミノ)-6-メトキシ-3,4-ジヒドロイソキノリン-2(1H)-イル)エタン-1-オールを黄色の固体として得た(6.4mg、収率20%)。LC-MS(ESI)m/z:452[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.72 (t, J = 6.4 Hz, 2H), 2.86-2.91 (m, 4H), 3.19 (t, J = 8.4 Hz, 2H), 3.47 (s, 2H), 3.77 (t, J = 6.4 Hz, 2H), 3.88 (s, 3H), 4.35 (t, J = 8.4 Hz, 2H), 6.73 (s, 1H), 7.02 (t, J = 7.6 Hz, 1H), 7.18 (t, J = 8.0 Hz, 1H), 7.29 (d, J = 7.6 Hz, 1H), 7.46 (d, J = 8.0 Hz, 1H), 7.96 (s, 1H), 8.16 (s, 1H).
実施例28
Figure 0007633989000264
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N,N-ジメチル-1H-インドール-2-カルボキサミド
ステップ1:中間体E4(673mg、3.58mmol)および2,4,5-トリクロロピリミジン(787mg、4.29mmol)を条件A1(実施例1のステップ1にて例示した通り)下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/3、v/v)および分取HPLCにより精製した後、1-(2,5-ジクロロピリミジン-4-イル)-N,N-ジメチル-インドール-2-カルボキサミドを白色の固体として得た(160mg、収率22%)。LC-MS(ESI)m/z:335.[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)-N,N-ジメチル-インドール-2-カルボキサミド(50mg、0.15mmol)のジオキサン(4mL)中溶液に、中間体W1(28.7mg、0.15mmol)、Pd2(dba)3(27.3mg、0.03mmol)、Xantphos(17.3mg、0.03mmol)および炭酸カリウム(41.2mg、0.3mmol)を加えた。混合物をN2下100℃で12時間撹拌し、室温に冷却し、濾過した。濾液を濃縮し、残渣を分取HPLC(MeCN/0.1%HCOOH)で精製して、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N,N-ジメチル-1H-インドール-2-カルボキサミドを黄色の固体として得た(2.4mg、収率3%)[HCOOH塩]。LC-MS(ESI)m/z:491[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.71 (s, 3H), 2.99 (s, 3H), 3.02-3.05 (m, 2H), 3.14-3.17 (m, 2H), 3.30 (s, 3H), 3.88 (s, 2H), 3.91 (s, 3H), 6.85 (s, 1H), 7.10 (s, 1H), 7.26 (t, J = 8.0 Hz, 1H), 7.35 (t, J = 8.0 Hz, 1H), 7.49 (d, J = 8.0 Hz, 1H), 7.73 (d, J = 8.0 Hz, 1H), 8.02 (s, 1H), 8.50 (brs, 1H), 8.57 (s, 1H).
実施例12
Figure 0007633989000265
N-(5-クロロ-4-(4-クロロインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:4-クロロインドリン(111mg、1.06mmol)および2,4,5-トリクロロピリミジン(200mg、1.09mmol)を条件A2(実施例4のステップ1にて例示した通り)下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=20/1、v/v)により精製した後、4-クロロ-1-(2,5-ジクロロピリミジン-4-イル)インドリンを白色の固体として得た(160mg、収率59%)。LC-MS(ESI)m/z:300[M+H]+。
ステップ2:中間体W1(68.5mg、299.43umol)および4-クロロ-1-(2,5-ジクロロピリミジン-4-イル)インドリン(90mg、299.43umol)を条件B3(実施例10のステップ2にて例示した通り)下で使用して、N-(5-クロロ-4-(4-クロロインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(TsOH塩)を黄色の固体として得た(115mg、収率84%)。固体を濾取した。LC-MS(ESI)m/z:456[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.35 (s, 3H), 3.02 (s, 3H), 3.05-3.16 (m, 1H), 3.16-3.30 (m, 3H), 3.41-3.45 (m, 1H), 3.74-3.77 (m, 1H), 3.87 (s, 3H), 4.13-4.17 (m, 1H), 4.32-4.35 (m, 1H), 4.67 (t, J = 8.4 Hz, 2H), 7.04 (s, 1H), 7.13-7.21 (m, 4H), 7.49 (s, 1H), 7.65-7.67 (m, 3H), 8.21 (s, 1H).
実施例13
Figure 0007633989000266
N-(5-クロロ-4-(5-クロロインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-クロロインドリンの代わりに5-クロロインドリンを使用する、実施例12と同様の手順。LC-MS(ESI)m/z:456[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.35 (s, 3H), 3.04 (s, 3H), 3.17-3.29 (m, 4H), 3.41-3.48 (m, 1H), 3.75-3.79 (m, 1H), 3.88 (s, 3H), 4.13-4.16 (m, 1H), 4.27-4.31 (m, 1H), 4.64 (t, J = 8.0 Hz, 2H), 7.04 (s, 1H), 7.16-7.21 (m, 3H), 7.38 (brs, 1H), 7.53 (s, 1H), 7.65-7.72 (m, 3H), 8.20 (s, 1H).
実施例18
Figure 0007633989000267
N-(5-クロロ-4-(6-クロロインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-クロロインドリンの代わりに6-クロロインドリンを使用する、実施例12と同様の手順。LC-MS(ESI)m/z:456[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.35 (s, 0.45H), 3.01 (s, 3H), 3.13-3.20 (m, 4H), 3.35-3.40 (m, 1H), 3.73-3.77 (m, 1H), 3.90 (s, 3H), 4.10-4.14 (m, 1H), 4.31-4.35 (m, 1H), 4.59 (t, J = 8.4 Hz, 2H), 7.02 (s, 1H), 7.09-7.12 (m, 1H), 7.21 (d, J = 8.0 Hz, 0.3H), 7.29 (d, J = 8.0 Hz, 1H), 7.6-7.69 (m, 2.3H), 8.24 (s, 1H).
実施例16
Figure 0007633989000268
N-(5-クロロ-4-(2,3-ジヒドロ-1H-ピロロ[3,2-b]ピリジン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-クロロインドリンの代わりに2,3-ジヒドロ-1H-ピロロ[3,2-b]ピリジン塩酸塩を使用する、実施例12と同様の手順。LC-MS(ESI)m/z:423[M+H]+。1H NMR (400 MHz, DMSO-d6): δ 2.39 (s, 3H), 2.67 (brs, 2H), 2.81-2.84 (m, 2H), 3.21 (t, J = 8.4 Hz, 2H), 3.41 (s, 2H), 3.76 (s, 3H), 4.36 (t, J = 8.4 Hz, 2H), 6.79 (s, 1H), 6.99-7.02 (m, 1H), 7.41 (s, 1H), 7.65 (d, J = 8.0 Hz, 1H), 8.03 (dd, J = 5.2, 1.2 Hz, 1H), 8.17 (s, 1H), 8.25 (s, 1H).
実施例29
Figure 0007633989000269
N-(5-クロロ-4-(2,3-ジヒドロ-1H-ピロロ[3,2-b]ピリジン-1-イル)ピリミジン-2-イル)-2-メトキシ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-アミン
1-(2,5-ジクロロピリミジン-4-イル)-N,N-ジメチル-インドール-2-カルボキサミドおよび中間体W1の代わりに1-(2,5-ジクロロピリミジン-4-イル)-2,3-ジヒドロピロロ[3,2-b]ピリジンおよび中間体W4を使用する、実施例28のステップ2と同様の手順。LC-MS(ESI)m/z:424[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.51 (s, 3H), 2.89-2.92 (m, 4H), 3.27-3.34 (m, 2H), 3.47 (s, 2H), 3.97 (s, 3H), 4.45 (t, J = 8.8 Hz, 2H), 7.16-7.19 (m, 1H), 7.76 (dd, J = 8.0, 0.8 Hz, 1H), 8.05 (dd, J = 4.8, 1.2 Hz, 1H), 8.09 (s, 1H), 8.25 (s, 1H), 8.51 (br, 1H).
実施例17
Figure 0007633989000270
N-(5-クロロ-4-(2,3-ジヒドロ-1H-ピロロ[2,3-b]ピリジン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-クロロインドリンの代わりに2,3-ジヒドロ-1H-ピロロ[2,3-b]ピリジンを使用する、実施例12と同様の手順。LC-MS(ESI)m/z:423[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.44 (s, 3H), 2.71-2.74 (m, 2H), 2.87-2.91 (m, 2H), 3.21 (t, J = 8.0 Hz, 2H), 3.47 (s, 2H), 3.87 (s, 3H), 4.25 (t, J = 8.4 Hz, 2H), 6.73 (s, 1H), 6.89-6.92 (m, 1H), 7.61 (dd, J = 7.2, 1.6 Hz, 1H), 8.00 (s, 2H), 8.30 (s, 1H).
実施例20
Figure 0007633989000271
N-(5-クロロ-4-(5-フルオロインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-クロロインドリンの代わりに5-フルオロインドリンを使用する、実施例12と同様の手順。LC-MS(ESI)m/z:440[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.35 (s, 1.5H), 2.79 (s, 3H), 3.06 (t, J = 6.0 Hz, 2H), 3.19 (t, J = 8.4 Hz, 2H), 3.25 (t, J = 6.0 Hz, 2H), 3.84 (s, 2H), 3.90 (s, 3H), 4.38 (t, J = 8.4 Hz, 2H), 6.82 (s, 1H), 6.90-6.95 (m, 1H), 7.06 (dd, J = 8.4, 2.4 Hz, 1H), 7.20 (d, J = 8.4 Hz, 1H), 7.38-7.41 (m, 1H), 7.67 (d, J = 8.4 Hz, 1H), 7.98 (s, 1H), 8.18 (s, 1H).
実施例21
Figure 0007633989000272
N-(5-クロロ-4-(6-フルオロインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-クロロインドリンの代わりに6-フルオロインドリンを使用する、実施例12と同様の手順。LC-MS(ESI)m/z:440[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.35 (s, 0.24H), 3.04 (s, 3H), 3.20 (m, 3H), 3.35-3.45 (m, 2H), 3.75-3.80 (m, 1H), 3.87 (s, 3H), 4.17 (d, J = 14.8 Hz, 1H), 4.42 (d, J = 14.8 Hz, 1H), 4.70 (t, J = 7.6 Hz, 2H), 6.87-6.92 (m, 1H), 7.06 (s, 1H), 7.21 (d, J = 8.0 Hz, 0.2H), 7.28-7.32 (m, 1H), 7.42 (s, 1H), 7.42-7.46 (m, 1H), 7.67 (d, J = 8.4 Hz, 0.16H), 8.22 (s, 1H).
実施例24
Figure 0007633989000273
N-(5-クロロ-4-(1H-インダゾール-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-クロロインドリンの代わりに1H-インダゾールを使用する、実施例12と同様の手順。LC-MS(ESI)m/z:421[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.88 (s, 1H), 8.61 (s, 1H), 8.50 (s, 1H), 8.23 (s, 1H), 8.07 (d, J = 7.9 Hz, 1H), 7.89 (d, J = 7.9 Hz, 1H), 7.48-7.39 (m, 1H), 7.35 (dd, J = 8.9, 5.9 Hz, 2H), 6.84 (s, 1H), 3.77 (s, 3H), 3.37-3.37 (m, 2H), 2.83 (t, J = 5.8 Hz, 2H), 2.59 (t, J = 5.7 Hz, 2H), 2.30 (d, J = 13.4 Hz, 3H).
実施例25
Figure 0007633989000274
N-(5-クロロ-4-(3,3-ジメチルインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:3,3-ジメチルインドリン(200mg、1.36mmol)のn-ブタノール(2mL)中溶液に、2,4,5-トリクロロピリミジン(250mg、1.36mmol)およびDIPEA(175.6mg、1.36mmol)を順次加えた。反応混合物を100℃で18時間撹拌し、水(5mL)で希釈し、EA(10mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/10、v/v)により精製して、1-(2,5-ジクロロピリミジン-4-イル)-3,3-ジメチル-インドリン(385mg、収率94.41%)を白色の固体として得た。LC-MS(ESI)m/z:296[M+H]+。
ステップ2:中間体W1(86mg、0.323mmol)および1-(2,5-ジクロロピリミジン-4-イル)-3,3-ジメチル-インドリン(100mg、0.323mmol)を条件B3(実施例10のステップ2にて例示した通り)下で使用し、分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製した後、N-(5-クロロ-4-(3,3-ジメチルインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(85.5mg、収率58.84%)を白色の固体として得た。LC-MS(ESI)m/z:450[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.25 (s, 1H), 7.98 (s, 1H), 7.56 (s, 1H), 7.33 (d, J = 7.9 Hz, 1H), 7.24 (d, J = 6.5 Hz, 1H), 7.14-7.05 (m, 1H), 6.98 (dd, J = 7.8, 7.0 Hz, 1H), 6.74 (s, 1H), 4.00 (s, 2H), 3.77 (s, 3H), 3.28 (s, 2H), 2.77 (t, J = 5.7 Hz, 2H), 2.55 (t, J = 5.8 Hz, 2H), 2.30 (s, 3H), 1.29 (s, 6H).
実施例84
Figure 0007633989000275
N-(5-クロロ-4-(スピロ[シクロプロパン-1,3’-インドリン]-1’-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において3,3-ジメチルインドリンの代わりに3,3-スピロ[シクロプロパン-1,3’-インドリン]塩酸塩を使用する、実施例25と同様の手順。LC-MS(ESI)m/z:440[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.24 (s, 1H), 8.01 (s, 1H), 7.51 (s, 1H), 7.41 (d, J = 8.0 Hz, 1H), 7.08-6.97 (m, 1H), 6.94-6.86 (m, 1H), 6.85-6.68 (m, 2H), 4.28 (s, 2H), 3.78 (s, 3H), 3.27 (s, 2H), 2.77 (t, J = 5.7 Hz, 2H), 2.55 (t, J = 5.9 Hz, 2H), 2.30 (s, 3H), 1.15-1.06 (m, 2H), 1.03 (dd, J = 6.6, 4.5 Hz, 2H).
実施例85
Figure 0007633989000276
N-(4-(5-ブロモインドリン-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において3,3-ジメチルインドリンの代わりに5-ブロモインドリンを使用する、実施例25と同様の手順。LC-MS(ESI)m/z:502[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.26 (s, 1H), 8.00 (s, 1H), 7.52 (s, 1H), 7.43 (s, 1H), 7.30 (d, J = 8.6 Hz, 1H), 7.21 (s, 1H), 6.76 (s, 1H), 4.28 (d, J = 7.7 Hz, 2H), 3.78 (s, 3H), 3.24 (s, 2H), 3.15 (s, 2H), 2.77 (s, 2H), 2.55 (s, 2H), 2.33 (s, 3H).
実施例86
Figure 0007633989000277
(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-5-イル)ジメチルホスフィンオキシド
N-(4-(5-ブロモインドリン-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(110mg、208.66umol)、ジメチルホスフィンオキシド(26.65mg、341.44umol)、Pd2(dba)3(10.42mg、11.38umol)、Xantphos(6.59mg、11.38umol)およびトリエチルアミン(69.10mg、682.88umol、95.18uL)のジオキサン(2mL)中混合物を、窒素でパージし、110℃で16時間撹拌した。反応混合物を分取HPLC(MeCN/10mM NH4HCO3)により精製して、(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-5-イル)ジメチルホスフィンオキシドを白色の固体として得た(57.3mg、収率55%)。LC-MS(ESI)m/z:498[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.29 (s, 1H), 8.09 (s, 1H), 7.61 (d, J = 10.9 Hz, 1H), 7.53-7.36 (m, 3H), 6.77 (s, 1H), 4.31 (t, J = 8.2 Hz, 2H), 3.78 (s, 3H), 3.29 (s, 2H), 3.18 (t, J = 7.8 Hz, 2H), 2.77 (s, 2H), 2.55 (s, 2H), 2.31 (s, 3H), 1.62 (d, J = 13.2 Hz, 6H).
実施例87
Figure 0007633989000278
(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-イル)メタノール
ステップ1において3,3-ジメチルインドリンの代わりに中間体E6を使用する、実施例25と同様の手順。LC-MS(ESI)m/z:502[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 10.00 (s, 1H), 8.28 (s, 1H), 8.16 (s, 1H), 7.70 (d, J = 4.0 Hz, 1H), 7.41 (d, J = 8.0 Hz, 1H), 7.31 (d, J = 7.3 Hz, 1H), 7.18 (t, J = 7.7 Hz, 1H), 6.98 (t, J = 7.3 Hz, 1H), 6.93 (s, 1H), 4.38-4.33 (m, 1H), 4.26 (s, 1H), 4.16 (s, 2H), 3.82 (s, 3H), 3.66 (d, J = 5.6 Hz, 2H), 3.54-3.38 (m, 2H), 3.30 (s, 1H), 3.14-2.95 (m, 2H), 2.92 (d, J = 3.6 Hz, 3H).
実施例88
Figure 0007633989000279
(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-イル)ジメチルホスフィンオキシド
ステップ1において3,3-ジメチルインドリンの代わりに中間体E7を使用する、実施例25と同様の手順。LC-MS(ESI)m/z:502[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.30 (s, 1H), 8.02 (s, 1H), 7.59 (s, 1H), 7.37 (d, J = 7.4 Hz, 1H), 7.27 (d, J = 8.0 Hz, 1H), 7.16 (t, J = 7.7 Hz, 1H), 6.99 (t, J = 7.5 Hz, 1H), 6.74 (s, 1H), 4.70-4.48 (m, 1H), 4.35 (ddd, J = 18.3, 11.1, 3.6 Hz, 1H), 3.85 (d, J = 9.9 Hz, 1H), 3.84-3.67 (m, 3H), 3.27-3.15 (m, 2H), 2.76 (t, J = 5.6 Hz, 2H), 2.55 (d, J = 5.7 Hz, 1H), 2.29 (s, 3H), 1.31 (dt, J = 33.1, 16.5 Hz, 6H).
実施例89
Figure 0007633989000280
N-(5-クロロ-4-(4-メトキシインドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において3,3-ジメチルインドリンの代わりに中間体E10を使用する、実施例25と同様の手順。LC-MS(ESI)m/z:452[M+H]+。1H NMR (400MHz, DMSO-d6) δ 8.23 (s, 1H), 7.93 (s, 1H), 7.56 (s, 1H), 7.02 (dd, J = 19.1, 8.0 Hz, 2H), 6.74 (s, 1H), 6.61 (d, J = 8.0 Hz, 1H), 4.27 (t, J = 8.3 Hz, 2H), 3.80 (s, 3H), 3.78 (s, 3H), 3.27 (s, 2H), 3.01 (t, J = 8.2 Hz, 2H), 2.77 (t, J = 5.6 Hz, 2H), 2.55 (t, J = 5.8 Hz, 2H), 2.31 (s, 3H).
実施例90
Figure 0007633989000281
N-(5-クロロ-4-(5-(ジフルオロメチル)インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン7-7-アミン
ステップ1において3,3-ジメチルインドリンの代わりに中間体E12を使用する、実施例25と同様の手順。LC-MS(ESI)m/z:472[M+H]+。1H NMR (500MHz, DMSO-d6) δ 8.29 (s, 1H), 8.04 (s, 1H), 7.55 (s, 1H), 7.49-7.39 (m, 2H), 7.29 (d, J = 8.2 Hz, 1H), 6.95 (t, J = 56.3 Hz, 1H), 6.76 (s, 1H), 4.31 (t, J = 8.3Hz, 2H), 3.79 (s, 3H), 3.27 (s, 2H), 3.19 (t, J = 8.2 Hz, 2H), 2.78 (s, 2H), 2.56 (br, 2H), 2.31 (s, 3H).
実施例91
Figure 0007633989000282
N-(5-クロロ-4-(6-(ジフルオロメチル)インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において3,3-ジメチルインドリンの代わりに中間体E13を使用する、実施例25と同様の手順。LC-MS(ESI)m/z:472[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.29 (s, 1H), 8.03 (s, 1H), 7.52 (s, 1H), 7.43-7.32 (m, 2H), 7.13 (d, J = 7.6 Hz, 1H), 6.91 (s, 1H), 6.80 (s, 1H), 6.75 (s, 1H), 6.69 (s, 1H), 4.30 (t, J = 8.3 Hz, 2H), 3.79 (d, J = 19.8 Hz, 3H), 3.25 (s, 2H), 3.18 (t, J = 8.1 Hz, 2H), 2.77 (t, J = 5.6 Hz, 2H), 2.54 (t, J = 5.9 Hz, 2H), 2.28 (s, 3H).
実施例92
Figure 0007633989000283
N-(5-クロロ-4-(4-(ジフルオロメチル)インドリン-1-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において3,3-ジメチルインドリンの代わりに中間体E14を使用する、実施例25と同様の手順。LC-MS(ESI)m/z:472[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.30 (s, 1H), 8.27 (s, 1H), 8.05 (s, 1H), 7.93 (s, 1H), 7.48 (s, 1H), 7.19 (dd, J = 13.6, 5.6 Hz, 1H), 7.13-7.04 (m, 1H), 6.75 (d, J = 5.8 Hz, 1H), 4.32 (t, J = 8.3 Hz, 2H), 3.78 (d, J = 9.6 Hz, 3H), 3.32-3.20 (m, 4H), 2.77 (s, 2H), 2.55 (t, J = 5.8 Hz, 2H), 2.31 (s, 3H).
実施例31
Figure 0007633989000284
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-2,3-ジヒドロイミダゾ[1,2-a]ピリジン-5(1H)-オン
ステップ1:中間体E5(65mg、0.239mmol)、2,4,5-トリクロロピリミジン(53mg、0.286mmol)、NaOtBu(45.9mg、0.477mmol)、BINAP(3.9mg、0.006mmol)および酢酸パラジウム(II)(1.3mg、0.006mmol)のDMF/ジオキサン(2mL/2mL)中混合物を、N2下70℃で16時間撹拌し、氷冷水(10mL)を用いてクエンチし、EA(20mL×3)で抽出した。有機相をブラインで洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1)により精製して、1-(2,5-ジクロロピリミジン-4-イル)-2,3-ジヒドロイミダゾ[1,2-a]ピリジン-5-オン(45mg、収率26.63%、純度40%)を得た。LC-MS(ESI)m/z:283.0[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)-2,3-ジヒドロイミダゾ[1,2-a]ピリジン-5-オン(40mg、0.056mmol)および中間体W1(10.9mg、0.056mmol)を条件B3(実施例10のステップ2にて例示した通り)下で使用し、分取HPLC(MeCN/0.1%HCOOH)により精製した後、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-2,3-ジヒドロイミダゾ[1,2-a]ピリジン-5(1H)-オンを黄色の固体として得た(2.5mg、収率9.73%)。LC-MS(ESI)m/z:439.0[M+H]+。
実施例48
Figure 0007633989000285
N-(5-クロロ-4-(イソキノリン-4-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:4-イソキノリルボロン酸(100mg、578.12umol)のDME/H2O(3mL/1mL)中溶液に、炭酸カリウム(159.8mg、1156umol)、1,1’-ビス(ジフェニルホスフィノ)フェロセン]ジクロロパラジウム(II)(42.3mg、57.82umol)および2,4,5-トリクロロピリミジン(106.0mg、578.12umol)を加えた。混合物をN2雰囲気下100℃で終夜撹拌し、室温に冷却し、EA(10mL)で希釈した。濾過した後、濾液を真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=4/1v/v)により精製して、4-(2,5-ジクロロピリミジン-4-イル)イソキノリンを黄色の固体として得た(50mg、収率63%)。LC-MS(ESI)m/z:276[M+H]+。
ステップ2:4-(2,5-ジクロロピリミジン-4-イル)イソキノリン(50mg、0.181mmol)および中間体W1(41.4mg、0.181mmol)を条件B3(実施例10のステップ2にて例示した通り)下で使用し、分取HPLC(MeCN/0.05%TFA)により精製した後、N-(5-クロロ-4-(イソキノリン-4-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを黄色の固体として得た(12mg、収率12%)。LC-MS(ESI)m/z:432[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.98 (s, 3H), 3.06-3.25 (m, 3H), 3.65-3.73 (m, 1H), 3.93 (s, 3H), 4.12-4.16 (m, 1H), 4.34-4.30 (m, 1H), 6.91 (s, 1H), 7.85-7.89 (m, 2H), 7.93-7.97 (m, 1H), 8.12 (s, 1H), 8.35 (d, J = 7.6 Hz, 1H), 8.61 (s, 1H), 8.68 (s, 1H), 9.52 (s, 1H).
実施例49
Figure 0007633989000286
N-(5-クロロ-4-(キノリン-4-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において4-イソキノリルボロン酸の代わりに4-キノリルボロン酸を使用する、実施例48と同様の手順。LC-MS(ESI)m/z:432[M+H]+。1H NMR (400 MHz, CD3OD): δ 2.36 (s, 1.8H), 2.54 (s, 3H), 2.90-2.95 (m, 4H), 3.61 (s, 2H), 3.88 (s, 3H), 6.79 (s, 1H), 7.22 (d, J = 8.0 Hz, 1.2H), 7.61 (d, J = 4.4 Hz, 1H), 7.62-7.66 (m, 1H), 7.69 (d, J = 8.0 Hz, 1.2H), 7.78 (d, J = 8.4 Hz, 1H), 7.82-7.87 (m, 1H), 7.96 (s, 1H), 8.16 (d, J = 8.4 Hz, 1H), 8.63 (s, 1H), 9.00 (d, J = 4.4 Hz, 1H).
実施例93
Figure 0007633989000287
3-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)オキセタン-3-オール
ステップ1:中間体E16(440mg、1.45mmol)および2,4,5-トリクロロピリミジン(293mg、1.59mmol)を条件A1下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製した後、3-(3-((tert-ブチルジメチルシリル)オキシ)オキセタン-3-イル)-1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール(400mg、収率58%)を薄黄色の固体として得た。LC-MS(ESI)m/z:450[M+H]+。
ステップ2:3-(3-((tert-ブチルジメチルシリル)オキシ)オキセタン-3-イル)-1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール(200mg、0.444mmol)および中間体W1(142mg、0.533mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製した後、N-(4-(3-(3-((tert-ブチルジメチルシリル)オキシ)オキセタン-3-イル)-1H-インドール-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(170mg、収率73%)を赤色の固体として得た。LC-MS(ESI)m/z:606[M+H]+。
ステップ3:N-(4-(3-(3-((tert-ブチルジメチルシリル)オキシ)オキセタン-3-イル)-1H-インドール-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(80mg、131.96umol)のTHF(2mL)および水(0.3mL)の混合溶媒中溶液に、ギ酸(1mL)を加えた。反応混合物を80℃で3時間撹拌し、分取HPLC(10mM NH4HCO3および0.025%NH3・H2O/アセトニトリル)に通して精製して、3-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)オキセタン-3-オールを黄色の固体として得た(2.0mg、収率3%)。LC-MS(ESI)m/z:492[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 12.46 (s, 1H), 8.19 (s, 1H), 8.08 (s, 1H), 7.93 (d, J = 8.0 Hz, 1H), 7.57 (d, J = 8.0 Hz, 1H), 7.26 (t, J = 7.5 Hz, 1H), 7.19 (t, J = 8.1 Hz, 1H), 6.60 (s, 1H), 6.43 (s, 1H), 6.04 (s, 1H), 5.33 (s, 1H), 4.39 (d, J = 14.9 Hz, 1H), 4.11 (d, J = 14.8 Hz, 1H), 3.83 (d, J = 30.4 Hz, 2H), 3.62 (s, 3H), 3.36 (s, 2H), 2.76 (s, 2H), 2.58 (s, 2H), 2.33 (s, 3H).
実施例94
Figure 0007633989000288
N-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)メタンスルホンアミド
ステップ1:3-ニトロ-1H-インドール(100mg、0.617mmol)および2,4,5-トリクロロピリミジン(125mg、0.678mmol)を条件A1下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製した後、1-(2,5-ジクロロピリミジン-4-イル)-3-ニトロ-1H-インドール(78mg、収率30%)を黄色の固体として得た。LC-MS(ESI)m/z:309[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)-3-ニトロ-1H-インドール(78mg、252.34umol)の1,4-ジオキサン(0.5mL)および水(0.2mL)の混合溶媒中溶液に、0℃で亜鉛(5.42mg、82.89umol)およびNH4Cl(5.2mg、97.05umol)を順次加えた。反応混合物を室温で1時間撹拌し、セライトに通して濾過した。濾液を酢酸エチル(10mL)で希釈し、水(5mL)およびブライン(5mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-アミンを茶褐色の固体として得た(60mg、収率85%)。LC-MS(ESI)m/z:279[M+H]+。
ステップ3:1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-アミン(60mg、214.96umol)の無水DCM(2mL)中懸濁液に、0℃でMsCl(138.09mg、214.96umol)を加えた。0℃で4時間撹拌した後、混合物を5%クエン酸水溶液(20mL)とDCM(20mL)との間で分配した。合わせた有機相を水(10mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=1/10~1/5)により精製して、N-(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)メタンスルホンアミドを黄色の固体として得た(75mg、収率97%)。LC-MS(ESI)m/z:357[M+H]+。
ステップ4:N-(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)メタンスルホンアミド(75mg、0.210mmol)および中間体W1(49mg、0.252mmol)を条件B3下で使用し、分取HPLC(MeCN/0.1%HCOOH)により精製した後、N-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)メタンスルホンアミド(5.2mg、収率5%)を白色の固体として得た。LC-MS(ESI)m/z:513[M+H]+。1H NMR (400MHz, DMSO-d6) δ 8.75 (s, 1H), 8.62 (s, 1H), 8.28 (s, 1H), 7.86-7.72 (m, 2H), 7.47 (d, J = 8.0 Hz, 1H), 7.40 (s, 1H), 7.28-7.20 (m, 2H), 7.11 (d, J = 7.9 Hz, 1H), 6.80 (s, 1H), 3.79 (s, 3H), 2.99 (s, 3H), 2.79 (t, J = 5.8 Hz, 2H), 2.56 (t, J = 5.8 Hz, 2H), 2.31 (s, 3H), 2.29 (s, 2H).
実施例32
Figure 0007633989000289
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸
実施例115
Figure 0007633989000290
メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレート
ステップ1:2,4,5-トリクロロピリミジン(220mg、1.20mmol)およびインドリン-3-カルボン酸(163mg、0.999mmol)のNMP(0.6mL)中混合物を、150℃で15分間撹拌し、逆相クロマトグラフィー(水中0~80%メタノール)により精製して、1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボン酸(160mg、収率48.55%、純度94%)を黄色の固体として得た。LC-MS(ESI)m/z:310.0[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボン酸(30mg、0.097mmol)および中間体W1(19mg、0.097mmol)ならびにTsOH・H2O(18.4mg、0.097mmol)のi-PrOH(2.5mL)中混合物を、85℃で5時間撹拌し、分取HPLC(10mM NH4HCO3および0.025%NH3・H2O/アセトニトリル)により精製して、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸(1.8mg、収率4%)を黄色の固体として得た。LC-MS(ESI)m/z:466[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.25 (s, 1H), 8.03 (s, 1H), 7.51 (s, 1H), 7.40 (dd, J = 7.7, 3.9 Hz, 2H), 7.12 (t, J = 7.6 Hz, 1H), 6.97 (t, J = 7.3 Hz, 1H), 6.76 (s, 1H), 4.56 (dd, J = 10.6, 6.4 Hz, 1H), 4.38 (t, J = 10.1 Hz, 1H), 4.23 (s, 1H), 3.77 (s, 3H), 2.78 (d, J = 5.6 Hz, 2H), 2.67 (s, 1H), 2.60-2.55 (m, 3H), 2.32 (s, 3H).
代替合成方法:
ステップ1:中間体E17(300mg、1.59mmol)、2,4,5-トリクロロピリミジン(292mg、1.59mmol)およびDIPEA(411.4mg、3.18mmol)のn-BuOH(5mL)中混合物を、100℃で16時間撹拌し、氷冷水(20mL)を用いてクエンチし、EA(30mL×3)で抽出した。有機相をブライン(30mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM:0~15%)により精製して、メチル1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボキシレート(556mg、収率95%)を黄色の固体として得た。LC-MS(ESI)m/z:324[M+H]+。
ステップ2:メチル1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボキシレート(250mg、0.678mmol)、中間体W1(155mg、0.678mmol)およびTsOH・H2O(129.1mg、0.679mmol)のi-PrOH(10mL)中混合物を、100℃で16時間撹拌し、飽和NaHCO3水溶液(10mL)を用いてクエンチし、DCM/MeOH(10/1、30mL×3)で抽出した。有機相をブライン(30mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM:0~15%)により精製して、メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートおよびイソプロピル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートの混合物(530mg)を黄色の固体として得た。LC-MS(ESI)m/z:480(メチルエステル)、508(イソプロピルエステル)[M+H]+。
少量の混合物を分取HPLCにより更に精製して、メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートを黄色の固体として得た。LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.28 (s, 1H), 8.09 (s, 1H), 7.48 (s, 1H), 7.37 (dd, J = 15.3, 7.7 Hz, 2H), 7.16 (t, J = 7.4 Hz, 1H), 6.99 (t, J = 7.2 Hz, 1H), 6.76 (s, 1H), 4.54 (q, J = 10.8 Hz, 1H), 4.50-4.38 (m, 2H), 3.79 (d, J = 15.6 Hz, 3H), 3.71 (s, 3H), 3.29 (s, 2H), 2.78 (t, J = 5.7 Hz, 2H), 2.56 (t, J = 5.9 Hz, 2H), 2.31 (s, 3H).
ステップ3:メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートおよびイソプロピル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレート(530mg)ならびにLiOH水溶液(2N、4mL)のTHF(5mL)中混合物を、室温で16時間撹拌し、ギ酸でpH約5に調整し、DCM(30mL×3)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(10mM NH4HCO3および0.025%NH3・H2O/アセトニトリル)により精製して、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸(158mg、収率84%)を薄黄色の固体として得た。LC-MS(ESI)m/z:466[M+H]+。
実施例95および96
Figure 0007633989000291
(S)-1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸および(R)-1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸
ラセミ体の1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸(20mg)をキラル分離して合成した。立体化学は確認されておらず、2種の生成物(各々4.5mg、5.1mg)は任意選択的に割り当てられた。
LC-MS(ESI)m/z:466[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.27 (s, 1H), 8.05 (s, 1H), 7.51 (s, 1H), 7.40 (d, J = 7.9 Hz, 2H), 7.15 (t, J = 7.8 Hz, 1H), 6.98 (t, J = 7.5 Hz, 1H), 6.77 (s, 1H), 4.54 (dd, J = 10.6, 6.1 Hz, 1H), 4.40 (t, J = 10.0 Hz, 1H), 4.31-4.27 (m, 1H), 3.77 (s, 3H), 3.26-3.24 (m, 2H), 2.80 (d, J = 5.6 Hz, 2H), 2.65 (d, J = 6.5 Hz, 2H), 2.37 (s, 3H).
キラルHPLC保持時間:1.285分;ee値:>99%。
LC-MS(ESI)m/z:466[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.26 (s, 1H), 8.03 (s, 1H), 7.51 (s, 1H), 7.39 (d, J = 8.0 Hz, 2H), 7.15 (d, J = 7.7 Hz, 1H), 6.99 (d, J = 7.5 Hz, 1H), 6.76 (s, 1H), 4.54 (dd, J = 10.5, 6.2 Hz, 1H), 4.39 (t, J = 10.1 Hz, 1H), 4.28 (d, J = 6.1 Hz, 1H), 3.77 (s, 3H), 3.34 (s, 2H), 2.79 (t, J = 5.5 Hz, 2H), 2.61 (t, J = 5.7 Hz, 2H), 2.34 (s, 3H).
キラルHPLC保持時間:2.078分;ee値:>99%。
SFC分離条件:
装置:SFC-150(Thar、Waters)
カラム:IG 20*250mm、10um(Daicel)
カラム温度:35℃
移動相:CO2/EtOH(0.2%メタノール/アンモニア)=50/50
流速:120g/分
逆圧:100bar
検出波長:214nm
サイクル時間:8分
実施例33
Figure 0007633989000292
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキサミド
ステップ1:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボン酸(60mg、193.46umol)、塩化アンモニウム(51.74mg、967.32umol)、HATU(110.34mg、290.20umol)およびトリエチルアミン(58.73mg、580.39umol、80.90uL)のDMF(1mL)中混合物を、室温で3時間撹拌し、氷冷水(15mL)を用いてクエンチし、EtOAc(20mL×3)で抽出した。合わせた有機相をブライン(15mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=0~100%)により精製して、1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボキサミド(15mg、収率50.16%、純度100%)を白色の固体として得た。LC-MS(ESI)m/z:309[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボキサミド(45mg、0.146mmol)および中間体W1(28mg、0.146mmol)を条件B3下で使用し、分取HPLC(10mM NH4HCO3および0.025%NH3・H2O/アセトニトリル)により精製した後、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキサミド(26.9mg、収率55%)を白色の固体として得た。LC-MS(ESI)m/z:465[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.24 (s, 1H), 8.00 (s, 1H), 7.80 (s, 1H), 7.50 (s, 1H), 7.39 (dd, J = 31.8, 7.8 Hz, 2H), 7.22 (s, 1H), 7.10 (t, J = 7.7 Hz, 1H), 6.97 (t, J = 7.4 Hz, 1H), 6.75 (s, 1H), 4.54 (dd, J = 10.3, 6.3 Hz, 1H), 4.36 (t, J = 9.9 Hz, 1H), 4.15 (dd, J = 9.3, 6.5 Hz, 1H), 3.77 (s, 3H), 3.28 (d, J = 12.2 Hz, 2H), 2.77 (t, J = 5.6 Hz, 2H), 2.55 (t, J = 5.9 Hz, 2H), 2.30 (s, 3H).
実施例97
Figure 0007633989000293
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N-メチルインドリン-3-カルボキサミド
ステップ1において塩化アンモニウムの代わりにメチルアミン塩酸塩を使用する、実施例33と同様の手順。LC-MS(ESI)m/z:479[M+H]+。1H-NMR (400MHz, DMSO-d6) δ 8.31-8.26 (m, 1H), 8.24 (s, 1H), 8.02 (s, 1H), 7.49 (s,1H), 7.42 (d, J = 8.3 Hz, 1H), 7.28 (d, J = 7.5 Hz, 1H), 7.10 (t, J = 7.7 Hz, 1H), 6.95 (t, J = 7.4 Hz, 1H), 6.75 (s, 1H), 4.54 (dd, J = 10.4, 6.5 Hz, 1H), 4.37 (t, J = 10.0 Hz, 1H), 4.22-4.05 (m, 1H), 3.77 (s, 3H), 3.28 (s, 2H), 2.77 (d, J = 5.7 Hz, 2H), 2.66 (d, J = 4.6 Hz, 3H), 2.56 (d, J = 5.8 Hz, 2H), 2.30 (s, 3H).
実施例98
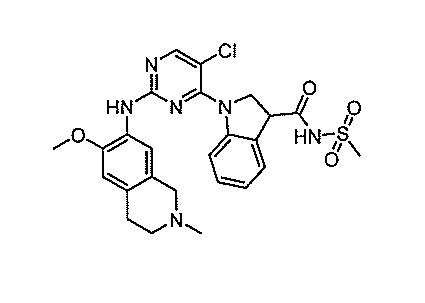
Figure 0007633989000294
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N-(メチルスルホニル)インドリン-3-カルボキサミド
ステップ1:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボン酸(60mg、0.193mmol)およびCDI(31.47mg、0.193mmol)のDCM(5mL)中混合物を、室温で1時間撹拌し、続いてメタンスルホンアミド(27.6mg、0.290mmol)を加えた。混合物を追加の1時間撹拌した後、DBU(29.5mg、0.193mmol)を混合物に加えた。次いで反応混合物を室温で16時間撹拌し、HCl水溶液(1N、20mL)を用いてクエンチし、EtOAc(20mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM=0~15%)により精製して、1-(2,5-ジクロロピリミジン-4-イル)-N-メチルスルホニル-インドリン-3-カルボキサミドを黄色の油状物として得た(45mg、収率37%、純度62%)。LC-MS(ESI)m/z:387[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)-N-メチルスルホニル-インドリン-3-カルボキサミド(45mg、0.072mmol)および中間体W1(13.9mg、0.072mmol)を条件B3下で使用し、分取HPLC(0.1%FA/アセトニトリル)により精製した後、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N-(メチルスルホニル)インドリン-3-カルボキサミド(29mg、収率74.1%)を薄黄色の固体として得た。LC-MS(ESI)m/z:543[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.25 (s, 1H), 8.05 (s, 1H), 7.66 (s, 1H), 7.47 (d, J = 7.0 Hz, 1H), 7.33 (d, J = 8.4 Hz, 1H), 7.11 (t, J = 7.9 Hz, 1H), 6.94 (t, J = 7.4 Hz, 1H), 6.85 (s, 1H), 4.64-4.56 (m, 1H), 4.28 (t, J = 9.8 Hz, 1H), 4.00 (d, J = 7.8 Hz, 1H), 3.81 (s, 3H), 3.09 (s, 2H), 2.93 (s, 2H), 2.82 (s, 3H), 2.67 (s, 2H), 2.52 (s, 3H).
実施例99
Figure 0007633989000295
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボニトリル
ステップ1:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボキサミド(100mg、0.210mmol)およびピリジン(67mg、0.841mmol)のDCM(5mL)中溶液に、0℃でDCM(1mL)中のトリフルオロ酢酸無水物(88.3mg、0.421mmol)をゆっくり加えた。混合物を0℃で1時間および室温で6時間撹拌し、1N HCl(10mL)を用いてクエンチした。得られた混合物をDCM(20mL×3)で抽出し、有機相をブライン(15mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、粗製の1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボニトリル(60mg、収率40.2%、純度40%)を得た。LC-MS(ESI)m/z:291[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボニトリル(60mg、純度40%)および中間体W1(10.8mg、0.056mmol)を条件B3下で使用し、分取HPLC(10mM NH4HCO3および0.025%NH3・H2O/アセトニトリル)により精製した後、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボニトリル(19.7mg、収率77.7%)を白色の固体として得た。LC-MS(ESI)m/z:447[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.32 (s, 1H), 8.22 (s, 1H), 8.15 (s, 1H), 7.52-7.42 (m, 2H), 7.33 (d, J = 7.7 Hz, 1H), 7.24 (t, J = 7.5 Hz, 1H), 7.07 (t, J = 7.4 Hz, 1H), 6.76 (s, 1H), 4.89-4.80 (m, 1H), 4.58 (t, J = 10.0 Hz, 1H), 4.44 (dd, J = 10.7, 6.8 Hz, 1H), 3.77 (s, 3H), 3.29 (s, 2H), 2.77 (d, J = 5.8 Hz, 2H), 2.57-2.54 (m, 2H), 2.31 (s, 3H).
実施例100
Figure 0007633989000296
N-(4-(3-(2H-テトラゾール-5-イル)インドリン-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボニトリル(45mg、0.101mmol)、アジ化ナトリウム(9.8mg、0.151mmol)および酢酸アンモニア(11.6mg、0.151mmol)のDMF(1.5mL)中混合物を、120℃で5時間撹拌し、室温に冷却し、HCl水溶液(1N、5mL)で希釈し、更に30分間撹拌した。混合物をEA(20mL×3)で抽出した。有機相をブライン(15mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/0.1%ギ酸)により精製して、N-(4-(3-(2H-テトラゾール-5-イル)インドリン-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを白色の固体として得た(13.4mg、収率27%)。LC-MS(ESI)m/z:490[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.29 (s, 1H), 8.15 (s, 1H), 8.06 (s, 1H), 7.72 (s, 1H), 7.32 (d, J = 7.7 Hz, 1H), 7.21-7.08 (m, 2H), 6.93 (t, J = 7.5 Hz, 1H), 6.83 (s, 1H), 4.89 (t, J = 9.1 Hz, 1H), 4.72 (s, 1H), 4.56 (s, 1H), 3.81 (s, 3H), 3.77 (s, 2H), 3.01 (s, 2H), 2.90 (d, J = 5.5 Hz, 2H), 2.63 (s, 3H).
実施例101
Figure 0007633989000297
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N-ヒドロキシインドリン-3-カルボキサミド
ステップ1:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボン酸(150mg、0.484mmol)、二塩化オキサリル(61.4mg、0.484mmol)およびN,N-ジメチルホルムアミド(1.8mg、0.024mmol)のDCM(5mL)中混合物を、室温で2時間撹拌し、真空で濃縮して、粗製の1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボニルクロリドを得、これを更には精製せずに次のステップに使用した。
ステップ2:ヒドロキシルアミン塩酸塩(79.3mg、1.14mmol)のMeOH(3mL)中懸濁液に、0℃でKOH(63.8mg、1.14mmol)をゆっくり加えた。反応混合物をN2下10分間撹拌し、これに0℃でメタノール(5mL)中の1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボニルクロリド(75mg、0.228mmol)を加えた。次いで得られた混合物を16時間撹拌し、氷冷水(10mL)を用いてクエンチし、EtOAc(20mL×3)で抽出した。有機相をブライン(5mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM=0~10/1)により精製して、1-(2,5-ジクロロピリミジン-4-イル)-N-ヒドロキシインドリン-3-カルボキサミドを白色の固体として得た(50mg、収率43%、純度64%)。LC-MS(ESI)m/z:325[M+H]+。
ステップ3:1-(2,5-ジクロロピリミジン-4-イル)-N-ヒドロキシインドリン-3-カルボキサミド(50mg、純度64%)および中間体W1(18.9mg、0.098mmol)を条件B3下で使用し、分取HPLC(10mM NH4HCO3および0.025%NH3・H2O/アセトニトリル)により精製した後、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N-ヒドロキシインドリン-3-カルボキサミド(12.6mg、収率25.4%)を白色の固体として得た。LC-MS(ESI)m/z:481[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 10.94 (s, 1H), 9.04 (s, 1H), 8.25 (s, 1H), 8.03 (s, 1H), 7.50-7.34 (m, 2H), 7.25 (d, J = 7.1 Hz, 1H), 7.11 (t, J = 7.6 Hz, 1H), 6.97 (t, J = 7.7 Hz, 1H), 6.75 (s, 1H), 4.51 (dd, J = 10.3, 6.7 Hz, 1H), 4.39 (t, J = 10.0 Hz, 1H), 4.08-3.99 (m, 1H), 3.77 (s, 3H), 3.27 (s, 2H), 2.77 (d, J = 5.8 Hz, 2H), 2.56 (d, J = 5.7 Hz, 2H), 2.30 (s, 3H).
実施例102
Figure 0007633989000298
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N-ヒドロキシ-N-メチルインドリン-3-カルボキサミド
ステップ2においてヒドロキシルアミン塩酸塩の代わりにN-メチルヒドロキシルアミンを使用する、実施例101と同様の手順。LC-MS(ESI)m/z:495[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 10.28 (s, 1H), 8.25 (s, 1H), 8.01 (s, 1H), 7.51 (s, 1H), 7.38 (dd, J = 19.3, 7.6 Hz, 2H), 7.11 (t, J = 7.5 Hz, 1H), 6.95 (t, J = 7.4 Hz, 1H), 6.75 (s, 1H), 4.90-4.79 (m, 1H), 4.51 (dd, J = 10.4, 6.4 Hz, 1H), 4.38 (t, J = 9.9 Hz, 1H), 3.77 (s, 3H), 3.28 (s, 2H), 3.18 (s, 3H), 2.76 (d, J = 5.7 Hz, 2H), 2.56 (d, J = 5.7 Hz, 2H), 2.30 (s, 3H).
実施例103
Figure 0007633989000299
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N-メトキシインドリン-3-カルボキサミド
ステップ2においてヒドロキシルアミン塩酸塩の代わりにO-メチルヒドロキシルアミン塩酸塩を使用する、実施例101と同様の手順。LC-MS(ESI)m/z:495[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 11.60 (s, 1H), 8.25 (s, 1H), 8.05 (s, 1H), 7.50-7.39 (m, 2H), 7.26 (d, J = 7.5 Hz, 1H), 7.12 (t, J = 7.8 Hz, 1H), 6.97 (t, J = 7.1 Hz, 1H), 6.75 (s, 1H), 4.51 (dd, J = 10.4, 6.7 Hz, 1H), 4.39 (t, J = 10.0 Hz, 1H), 4.04-3.96 (m, 1H), 3.77 (s, 3H), 3.64 (s, 3H), 3.28 (s, 2H), 2.78 (s, 2H), 2.56 (d, J = 5.9 Hz, 2H), 2.30 (s, 3H).
実施例163
Figure 0007633989000300
1-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸
ステップ1:メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートおよびイソプロピル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートの混合物(100mg)ならびにPd/C(18.2mg、0.171mmol)のメタノール(10mL)中混合物を、H2下室温で16時間撹拌し、セライトのパッドに通して濾過した。固体のケーキをEA(20mL)で洗浄し、濾液を真空で濃縮して、粗製のメチル1-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートおよびイソプロピル1-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートの混合物を得、これを精製せずに次のステップに使用した。LC-MS(ESI)m/z:446(メチルエステル)、474(イソプロピルエステル)[M+H]+。
ステップ2:メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートおよびイソプロピル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートの混合物の代わりにメチル1-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートおよびイソプロピル1-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレートの混合物を使用する、実施例32の代替合成方法のステップ3と同様の手順。LC-MS(ESI)m/z:432[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.29 (s, 1H), 8.14 (dd, J = 16.9, 6.9 Hz, 2H), 7.82 (s, 1H), 7.62 (s, 1H), 7.43 (d, J = 7.3 Hz, 1H), 7.08 (t, J = 7.7 Hz, 1H), 6.92 (t, J = 7.3 Hz, 1H), 6.80 (s, 1H), 6.27 (d, J = 5.8 Hz, 1H), 4.32 (dd, J = 9.8, 5.0 Hz, 1H), 4.17-4.03 (m, 2H), 3.80 (d, J = 9.1 Hz, 3H), 3.28 (m, 2H), 2.84 (t, J = 5.6 Hz, 2H), 2.66 (t, J = 5.7 Hz, 2H), 2.36 (s, 3H).
実施例104
Figure 0007633989000301
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-フルオロインドリン-3-カルボン酸
ステップ1において中間体E17の代わりに中間体E22を使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:484[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.23 (s, 2H), 8.02 (s, 1H), 7.49 (s, 1H), 7.40 (dd, J = 8.6, 4.7 Hz, 1H), 7.21 (d, J = 6.7 Hz, 1H), 6.92 (dd, J = 8.9, 6.8 Hz, 1H), 6.78 (s, 1H), 4.60 (dd, J = 10.5, 6.2 Hz, 1H), 4.39 (t, J = 10.1 Hz, 1H), 4.22-4.10 (m, 1H), 3.77 (s, 3H), 3.42 (s, 2H), 2.82 (d, J = 5.5 Hz, 2H), 2.69 (t, J = 19.4 Hz, 2H), 2.40 (s, 3H).
実施例105
Figure 0007633989000302
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロインドリン-3-カルボン酸
ステップ1において中間体E17の代わりに中間体E23を使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:484[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.33-8.25 (m, 1H), 8.20 (d, J = 6.6 Hz, 1H), 7.42 (s, 1H), 7.36 (dd, J = 14.4, 6.5 Hz, 1H), 7.20 (d, J = 10.7 Hz, 1H), 6.85-6.65 (m, 2H), 4.61 (dd, J = 10.4, 6.1 Hz, 1H), 4.42 (t, J = 10.0 Hz, 1H), 4.21-4.12 (m, 1H), 3.79 (d, J = 3.1 Hz, 1H), 3.75 (d, J = 10.4 Hz, 3H), 3.36-3.33 (m, 1H), 2.79 (t, J = 5.5 Hz, 2H), 2.63 (t, J = 5.1 Hz, 2H), 2.31 (d, J = 20.7 Hz, 3H).
実施例106
Figure 0007633989000303
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-メトキシインドリン-3-カルボン酸
ステップ1において中間体E17の代わりに中間体E24を使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:496[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.20 (s, 1H), 7.96 (s, 1H), 7.50 (s, 1H), 7.39 (d, J = 8.8 Hz, 1H), 6.96 (d, J = 2.0 Hz, 1H), 6.83-6.58 (m, 1H), 4.69-4.50 (m, 1H), 4.40 (s, 1H), 4.25 (d, J = 6.2 Hz, 1H), 3.76 (d, J = 11.4 Hz, 6H), 3.41 (s, 1H), 2.79 (d, J = 5.6 Hz, 2H), 2.64 (d, J = 5.4 Hz, 2H), 2.35 (s, 3H).
実施例107
Figure 0007633989000304
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-メトキシインドリン-3-カルボン酸
ステップ1において中間体E17の代わりに中間体E25を使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:496[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.45 (s, 1H), 8.14 (s, 1H), 7.51 (d, J = 11.9 Hz, 1H), 7.39 (dd, J = 8.3, 2.3 Hz, 1H), 7.19 (d, J = 9.4 Hz, 1H), 7.03 (s, 1H), 6.76 (d, J = 8.4 Hz, 1H), 4.69 (d, J = 2.6 Hz, 1H), 4.62 (t, J = 10.0 Hz, 1H), 4.36-4.22 (m, 2H), 4.10 (d, J = 11.4 Hz, 1H), 3.85 (d, J = 1.7 Hz, 3H), 3.70 (d, J = 3.6 Hz, 4H), 3.33 (s, 1H), 3.14 (s, 1H), 3.07 (d, J = 17.0 Hz, 1H), 2.94 (s, 3H).
実施例108
Figure 0007633989000305
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-4-メトキシインドリン-3-カルボン酸
ステップ1において中間体E17の代わりに中間体E26を使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:496[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.24 (s, 1H), 8.00 (s, 1H), 7.52 (s, 1H), 7.11 (t, J = 8.1 Hz, 1H), 7.03 (d, J = 8.0 Hz, 1H), 6.75 (s, 1H), 6.63 (d, J = 8.1 Hz, 1H), 4.51 (t, J = 10.2 Hz, 1H), 4.32 (dd, J = 10.6, 4.8 Hz, 1H), 4.10 (dd, J = 9.7, 4.7 Hz, 1H), 3.77 (s, 7H), 2.78 (t, J = 5.6 Hz, 2H), 2.58 (t, J = 5.7 Hz, 2H), 2.49-2.48 (m, 1H), 2.33 (s, 3H).
実施例109
Figure 0007633989000306
1-(5-フルオロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸
ステップ1において2,4,5-トリクロロピリミジンの代わりに2,4-ジクロロ-5-フルオロピリミジンを使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:450[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.19 (d, J = 5.8 Hz, 1H), 7.90 (d, J = 19.6 Hz, 1H), 7.85(d, J = 8.2 Hz, 1H), 7.50 (s, 1H), 7.40 (d, J = 7.4 Hz, 1H), 7.10 (t, J = 7.6 Hz, 1H), 6.98 (t, J = 7.4 Hz, 1H), 6.78 (s, 1H), 4.53 (dt, J = 10.5, 5.3 Hz, 1H), 4.41-4.31 (m, 1H), 4.27 (dd, J = 9.8, 5.7 Hz, 1H), 3.77 (s, 3H), 3.41 (s, 2H), 2.82 (t, J = 5.5 Hz, 2H), 2.64 (t, J = 5.9 Hz, 2H), 2.35 (s, 3H).
実施例110
Figure 0007633989000307
1-(5-シアノ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸
ステップ1において2,4,5-トリクロロピリミジンの代わりに2,4-ジクロロピリミジン-5-カルボニトリルを使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:457[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 9.13 (s, 1H), 8.54 (s, 1H), 7.41 (d, J = 65.9 Hz, 2H), 6.98 (d, J = 75.7 Hz, 3H), 4.45 (s, 1H), 4.20 (s, 2H), 3.70 (s, 3H), 3.16-3.08 (m, 2H), 2.91 (s, 2H), 2.65 (s, 2H), 2.35 (s, 3H).
実施例111
Figure 0007633989000308
1-(5-クロロ-2-((6-イソプロポキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボン酸
ステップ2において中間体W1の代わりに中間体W9を使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:494[M+H]+。
実施例112
Figure 0007633989000309
メチル1-(5-(ジフルオロメチル)-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレート
ステップ1:2,4-ジクロロピリミジン-5-カルバルデヒド(300mg、1.70mmol)のDCM(5mL)中溶液に、0℃でN-エチル-N-(トリフルオロ-スルファニル)エタンアミン(1.37g、8.48mmol)を滴下添加した。反応混合物を25℃で16時間撹拌し、0℃に冷却し、飽和重炭酸ナトリウム水溶液でpH約8に塩基性化し、ジクロロメタン(5mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮して、2,4-ジクロロ-5-(ジフルオロメチル)ピリミジンを薄黄色の油状物として得た(303mg、収率85%)。LC-MS(ESI)m/z:335[M+H]+。
ステップ2:中間体E17(115.8mg、0.653mmol)および2,4-ジクロロ-5-(ジフルオロメチル)ピリミジン(130mg、0.653mmol)を条件A3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製した後、メチル1-(2-クロロ-5-(ジフルオロメチル)ピリミジン-4-イル)インドリン-3-カルボキシレート(160mg、収率68.5%)を薄黄色の固体として得た。LC-MS(ESI)m/z:340[M+H]+。
ステップ3:メチル1-(2-クロロ-5-(ジフルオロメチル)ピリミジン-4-イル)インドリン-3-カルボキシレート(159mg、0.445mmol)および中間体W1(102.6mg、0.534mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製した後、メチル1-(5-(ジフルオロメチル)-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボキシレート(30mg、収率10.9%)を薄黄色の固体として得た。LC-MS(ESI)m/z:496[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.44 (s, 1H), 8.39 (s, 1H), 7.58 (s, 1H), 7.42 (s, 1H), 7.35 (d, J = 7.4 Hz, 1H), 7.12 (d, J = 8.6 Hz, 1H), 7.00 (t, J = 7.3 Hz, 1H), 6.84 (d, J = 10.3 Hz, 1H), 4.47-4.39 (m, 2H), 4.34 (t, J = 9.6 Hz, 1H), 3.76 (s, 3H), 3.69 (s, 3H), 3.56 (s, 2H), 2.88 (m, 4H), 2.49-2.46 (s, 3H).
実施例113
Figure 0007633989000310
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インダゾール-3-カルボン酸
ステップ1において中間体E17の代わりにメチル1H-インダゾール-3-カルボキシレートを使用する、実施例32の代替合成方法と同様の手順。LC-MS(ESI)m/z:465[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.87 (s, 1H), 8.63 (s, 1H), 8.38-8.22 (m, 2H), 7.99 (d, J = 8.1 Hz, 1H), 7.55-7.28 (m, 3H), 6.83 (s, 1H), 3.77 (s, 3H), 3.39-3.38 (m, 2H), 2.82 (d, J = 5.3 Hz, 2H), 2.61 (t, J = 5.7 Hz, 2H), 2.33 (s, 3H).
実施例34
Figure 0007633989000311
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-カルボキサミド
ステップ1:1H-インドール-3-カルボン酸(500mg、3.10mmol)および2,4,5-トリクロロピリミジン(625.99mg、3.41mmol)を条件A1下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH、50/1)により精製した後、1-(2,5-ジクロロピリミジン-4-イル)インドール-3-カルボン酸(200mg、収率19.88%、純度95%)を黄色の固体として得た。LC-MS(ESI)m/z:308.1[M+H]+。
ステップ2および3:1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボン酸の代わりに1-(2,5-ジクロロピリミジン-4-イル)インドール-3-カルボン酸を使用する、実施例33のステップ1および2と同様の手順および条件。LC-MS(ESI)m/z:463.1[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.87 (s, 1H), 8.71 (s, 1H), 8.49 (s, 1H), 8.29-8.15 (m, 1H), 7.78-7.64 (m, 2H), 7.39 (s, 1H), 7.31-7.21 (m, 2H), 7.11 (s, 1H), 6.79 (s, 1H), 3.79 (s, 3H), 3.33 (d, J = 5.8 Hz, 2H), 2.85-2.70 (m, 2H), 2.54 (t, J = 5.9 Hz, 2H), 2.29 (s, 3H).
実施例114
Figure 0007633989000312
メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-カルボキシレート
実施例35
Figure 0007633989000313
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-カルボン酸
ステップ1:メチル1H-インドール-3-カルボキシレート(1g、5.71mmol)および2,4,5-トリクロロピリミジン(1.15g、6.28mmol)を条件A1下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=100/1)により精製した後、メチル1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-カルボキシレート(800mg、収率43.5%)を薄黄色の固体として得た。LC-MS(ESI)m/z:322[M+H]+。
ステップ2:メチル1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-カルボキシレート(200mg、0.621mmol)および中間体W1(143.2mg、0.745mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=100/1)により精製した後、メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-カルボキシレート(138mg、収率44.2%)を白色の固体として得た。LC-MS(ESI)m/z:478[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.95 (s, 1H), 8.72 (s, 1H), 8.48 (s, 1H), 8.09 (dd, J = 6.4, 2.3 Hz, 1H), 7.76 (dd, J = 6.6, 2.1 Hz, 1H), 7.47-7.24 (m, 3H), 6.79 (s, 1H), 3.87 (s, 3H), 3.78 (s, 3H), 3.33 (s, 2H), 2.78 (t, J = 5.7 Hz, 2H), 2.55 (d, J = 5.7 Hz, 2H), 2.30 (s, 3H).
ステップ3:メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-カルボキシレート(454mg、0.950mmol)、AcOH(456mg、7.60mmol)およびHCl水溶液(6N、36mL)の混合物を、50℃で16時間撹拌し、分取HPLC(MeCN/0.04%ギ酸)により精製して、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-カルボン酸(33.1mg、収率7.5%)を白色の固体として得た。LC-MS(ESI)m/z:464.2[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.88 (s, 1H), 8.69 (s, 1H), 8.33 (d, J = 20.1 Hz, 2H), 8.18 (s, 1H), 7.75 (d, J = 7.8 Hz, 1H), 7.37 (s, 1H), 7.28 (s, 2H), 6.80 (s, 1H), 3.79 (s, 3H), 3.34-3.33 (m, 2H), 2.78 (s, 2H), 2.55 (s, 2H), 2.30 (s, 3H)
実施例116
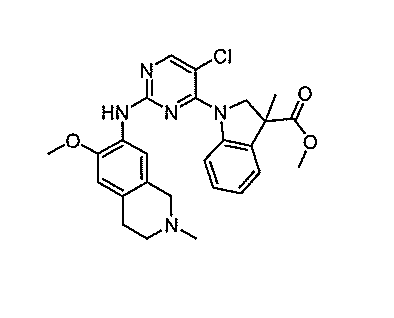
Figure 0007633989000314
メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボキシレート
実施例117
Figure 0007633989000315
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボン酸
ステップ1:中間体E18(158mg、0.826mmol)、2,4,5-トリクロロピリミジン(197.0mg、1.07mmol)およびDIPEA(427.2mg、3.30mmol)のn-ブタノール(4mL)中混合物を、100℃で12時間撹拌し、室温に冷却し、DCM/MeOH(10/1、100mL)および水(30mL)で希釈した。水性相を分離し、DCM/MeOH(10/1、30mL×3)で抽出した。合わせた有機相をブライン(40mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE:30%)により精製し、シリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE:30%)により精製した後、メチル1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-カルボキシレート(257mg、収率89.2%)を薄黄色の固体として得た。LC-MS(ESI)m/z:338[M+H]+。
ステップ2:メチル1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-カルボキシレート(50mg、0.148mmol)、中間体W1(40.6mg、0.177mmol)およびTsOH・H2O(28.1mg、0.148mmol)のイソプロパノール(3mL)中混合物を、120℃で12時間撹拌し、室温に冷却し、飽和NaHCO3水溶液(4mL)で中和し、DCM(20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製して、メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボキシレート(20mg、収率27.4%)を黄色の固体として得た。LC-MS(ESI)m/z:494[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.27 (s, 1H), 8.08 (s, 1H), 7.49 (s, 1H), 7.35 (dd, J = 12.7, 7.8 Hz, 2H), 7.16 (t, J = 7.8 Hz, 1H), 7.00 (t, J = 7.5 Hz, 1H), 6.75 (s, 1H), 4.75 (d, J = 10.8 Hz, 1H), 4.09 (d, J = 10.8 Hz, 1H), 3.76 (s, 3H), 3.63 (s, 3H), 3.29 (s, 2H), 2.77 (t, J = 5.5 Hz, 2H), 2.56 (d, J = 5.8 Hz, 2H), 2.31 (s, 3H), 1.56 (s, 3H).
ステップ3:メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボキシレート(20mg、0.040mmol)および水酸化リチウム水溶液(2N、0.1mL)のTHF(2.5mL)中混合物を、室温で3時間撹拌し、ギ酸でpH約5に調整し、DCM(15mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/0.1%ギ酸)により精製して、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボン酸を白色の固体として得た(10.7mg、収率55%)。LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.26 (s, 1H), 8.04 (s, 1H), 7.52 (s, 1H), 7.36 (t, J = 8.0 Hz, 2H), 7.15 (t, J = 7.7 Hz, 1H), 6.99 (t, J = 7.4 Hz, 1H), 6.76 (s, 1H), 4.76 (d, J = 10.6 Hz, 1H), 4.04 (d, J = 10.6 Hz, 1H), 3.35 (s, 2H), 2.79 (t, J = 5.5 Hz, 2H), 2.61 (t, J = 5.7 Hz, 2H), 2.34 (s, 3H), 1.53 (s, 3H).
実施例118および119
Figure 0007633989000316
(R)-1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボン酸および(S)-1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボン酸
ラセミ体の1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボン酸をキラル分離して合成した。立体化学は確認されておらず、2種の生成物は任意選択的に割り当てられた。
LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.25 (s, 1H), 8.00 (s, 1H), 7.52 (s, 1H), 7.37 (t, J = 7.3 Hz, 2H), 7.13 (t, J = 7.7 Hz, 1H), 6.99 (t, J = 7.4 Hz, 1H), 6.75 (s, 1H), 4.77 (d, J = 10.7 Hz, 1H), 4.02 (d, J = 10.7 Hz, 1H), 3.77 (s, 3H), 3.11-3.01 (m, 2H), 2.77 (d, J = 5.9 Hz, 2H), 2.57 (t, J = 5.7 Hz, 2H), 2.32 (s, 3H), 1.52 (s, 3H).
キラルHPLC保持時間:1.079分;ee値:>99%。
LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.26 (s, 1H), 8.02 (s, 1H), 7.53 (s, 1H), 7.37 (t, J = 7.4 Hz, 2H), 7.14 (t, J = 8.0 Hz, 1H), 7.00 (t, J = 7.5 Hz, 1H), 6.76 (s, 1H), 4.77 (d, J = 10.7 Hz, 1H), 4.04 (d, J = 10.5 Hz, 1H), 3.77 (s, 3H), 3.07-2.97 (m, 2H), 2.79 (s, 2H), 2.59 (d, J = 5.9 Hz, 2H), 2.33 (s, 3H), 1.53 (s, 3H).
キラルHPLC保持時間:1.501分;ee値:>99%。
SFC分離条件:
装置:SFC-150(Thar、Waters)
カラム:IG 20*250mm、10um(Daicel)
カラム温度:35℃
移動相:CO2/EtOH(0.5%メタノール/アンモニア)=45/55
流速:120g/分
逆圧:100bar
検出波長:214nm
サイクル時間:3分
実施例120
Figure 0007633989000317
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボキサミド
ステップ1:中間体E19(148mg、0.798mmol)および2,4,5-トリクロロピリミジン(146.4mg、0.798mmol)を条件A3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE:1/5)により精製した後、1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-カルボキサミド(199mg、収率69.5%)を白色の固体として得た。LC-MS(ESI)m/z:323[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-カルボキサミド(199mg、0.585mmol)および中間体W1(135.0mg、0.702mmol)を条件B3下で使用し、分取HPLC(MeCN/10mM NH4HCO3)により精製した後、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボキサミド(82.5mg、収率28.3%)を白色の固体として得た。LC-MS(ESI)m/z:479[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.25 (s, 1H), 7.99 (s, 1H), 7.52 (s, 1H), 7.46 (d, J = 7.5 Hz, 1H), 7.37 (d, J = 8.1 Hz, 1H), 7.28 (s, 1H), 7.18 (s, 1H), 7.13 (t, J = 7.7 Hz, 1H), 7.00 (t, J = 7.4 Hz, 1H), 6.75 (s, 1H), 4.81 (d, J = 10.4 Hz, 1H), 3.97 (d, J = 10.4 Hz, 1H), 3.77 (s, 3H), 3.29 (d, J = 5.1 Hz, 2H), 2.77 (t, J = 5.7 Hz, 2H), 2.55 (t, J = 5.8 Hz, 2H), 2.31 (s, 3H), 1.53 (s, 3H).
実施例121
Figure 0007633989000318
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボニトリル
1-(2,5-ジクロロピリミジン-4-イル)インドリン-3-カルボキサミドの代わりに1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-カルボキサミドを使用する、実施例99と同様の手順。LC-MS(ESI)m/z:461[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.33 (s, 1H), 8.16 (s, 1H), 7.60-7.43 (m, 2H), 7.33 (d, J = 8.0 Hz, 1H), 7.26 (t, J = 7.7 Hz, 1H), 7.09 (t, J = 7.4 Hz, 1H), 6.75 (s, 1H), 4.65 (d, J = 10.9 Hz, 1H), 4.27 (d, J = 10.9 Hz, 1H), 3.77 (d, J = 5.8 Hz, 3H), 3.29 (s, 2H), 2.77 (t, J = 5.7 Hz, 2H), 2.55 (t, J = 5.8 Hz, 2H), 2.31 (s, 3H), 1.73 (s, 3H).
実施例122
Figure 0007633989000319
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N,3-ジメチルインドリン-3-カルボキサミド
ステップ1:中間体E20(68mg、0.357mmol)および2,4,5-トリクロロピリミジン(72.1mg、0.393mmol)を条件A3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH:10/1)により精製した後、1-(2,5-ジクロロピリミジン-4-イル)-N,3-ジメチルインドリン-3-カルボキサミド(72mg、収率59.7%)を無色の油状物として得た。LC-MS(ESI)m/z:337[M+H]+。
ステップ2:1-(2,5-ジクロロピリミジン-4-イル)-N,3-ジメチルインドリン-3-カルボキサミド(72mg、0.214mmol)および中間体W1(41.1mg、0.214mmol)を条件B3下で使用し、分取HPLC(MeCN/0.1%FA)により精製した後、1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-N,3-ジメチルインドリン-3-カルボキサミド(45.6mg、収率43.3%)を白色の固体として得た。LC-MS(ESI)m/z:493[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.29 (d, J = 32.1 Hz, 1H), 8.02 (s, 1H), 7.70 (s, 1H), 7.51 (s, 1H), 7.38 (t, J = 7.2 Hz, 2H), 7.14 (t, J = 7.1 Hz, 1H), 7.01 (d, J = 6.7 Hz, 1H), 6.75 (s, 1H), 4.81 (d, J = 10.3 Hz, 1H), 3.99 (d, J = 10.3 Hz, 1H), 3.77 (s, 3H), 3.31 (s, 2H), 2.78 (s, 2H), 2.58 (s, 5H), 2.32 (s, 3H), 1.61 (d, J = 64.4 Hz, 3H).
実施例123
Figure 0007633989000320
(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)メタノール
ステップ1:中間体E21(60mg、0.382mmol)および2,4,5-トリクロロピリミジン(70mg、0.382mmol)を条件A3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH:10/1)により精製した後、(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)メタノール(85mg、収率64.6%)を黄色の油状物として得た。LC-MS(ESI)m/z:310[M+H]+。
ステップ2:(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)メタノール(85mg,0.273mmol)および中間体W1(62.9mg、0.327mmol)を条件B3下で使用し、分取HPLC(MeCN/0.1%FA)により精製した後、(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)メタノール(22.4mg、17.6%)を白色の固体として得た。LC-MS(ESI)m/z:466[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.23 (s, 1H), 7.97 (s, 1H), 7.54 (s, 1H), 7.37 (d, J = 8.1 Hz,1H),7.21 (d, J = 7.0 Hz, 1H), 7.10 (s, 1H), 6.97 (d, J = 7.4 Hz, 1H), 6.75 (s, 1H), 5.01 (t, J = 5.3 Hz, 1H), 4.26 (d, J = 10.5 Hz, 1H), 3.87 (d, J = 10.5 Hz, 1H), 3.77 (s, 3H), 3.39-3.35 (m, 2H), 3.30-3.28 (m, 2H), 2.80-2.75 (m, 2H), 2.58-2.54 (m, 2H), 2.31 (s, 3H), 1.29 (s, 3H).
実施例124
Figure 0007633989000321
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-(ヒドロキシメチル)インドリン-3-カルボン酸
ステップ1において中間体E18の代わりに中間体E37を使用する、実施例117と同様の手順。LC-MS(ESI)m/z:498[M+H]+。1H NMR (400MHz, DMSO-d6) δ 8.25 (s, 1H), 8.21 (s, 1H), 8.00 (d, J = 9.3 Hz, 1H), 7.51 (s, 1H), 7.39 (t, J = 8.0 Hz, 2H), 7.12 (t, J = 7.7 Hz, 1H), 6.95 (t, J = 7.4 Hz, 1H), 6.76 (s, 1H), 4.75 (d, J = 10.7 Hz, 1H), 4.24 (d, J = 10.7 Hz, 1H), 3.86 (d, J = 10.4 Hz, 2H), 3.77 (s, 3H), 3.49 (br, 1H), 3.33 (br, 2H), 2.78 (t, J = 5.5 Hz, 2H), 2.59 (t, J = 5.7 Hz, 2H), 2.33 (s, 3H).
実施例125
Figure 0007633989000322
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-フルオロ-3-メチルインドリン-3-カルボン酸
ステップ1において中間体E18の代わりに中間体E27を使用する、実施例117と同様の手順。LC-MS(ESI)m/z:498[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.24 (s, 1H), 8.05 (s, 1H), 7.47 (s, 1H), 7.39 (dd, J = 8.8, 4.7 Hz, 1H), 7.18 (dd, J = 8.5, 2.7 Hz, 1H), 6.95 (td, J = 9.0, 2.7 Hz, 1H), 6.77 (s, 1H), 4.78 (d, J = 10.7 Hz, 1H), 4.06 (d, J = 10.7 Hz, 1H), 3.76 (s, 4H), 2.80 (d, J = 5.7 Hz, 2H), 2.67 (t, J = 5.8 Hz, 2H), 2.51 (s, 1H), 2.36 (d, J = 12.7 Hz, 3H), 1.52 (s, 3H).
実施例126
Figure 0007633989000323
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-カルボン酸
ステップ1において中間体E18の代わりに中間体E28を使用する、実施例117と同様の手順。LC-MS(ESI)m/z:498[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.27 (s, 1H), 8.20 (s, 1H), 7.41 (s, 1H), 7.37-7.27 (m, 1H), 7.18 (d, J = 10.4 Hz, 1H), 6.75 (s, 2H), 4.81 (d, J = 10.3 Hz, 1H), 4.08 (d, J = 10.4 Hz, 1H), 3.76 (s, 3H), 3.35 (s, 2H), 2.78 (s, 2H), 2.60 (s, 2H), 2.33 (s, 3H), 1.50 (s, 3H).
実施例127
Figure 0007633989000324
1-(5-クロロ-2-((6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボン酸
ステップ2において中間体W1の代わりに中間体W11を使用する、実施例117と同様の手順。LC-MS(ESI)m/z:466[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.47 (s, 1H), 8.14 (s, 1H), 7.60 (s, 1H), 7.48 (s, 1H), 7.46 (d, J = 6.8 Hz, 1H), 7.24 (t, J = 7.6 Hz, 1H), 7.17 (t, J = 7.2 Hz, 1H), 7.03 (s, 1H), 5.01 (d, J = 11.0 Hz, 1H), 4.30 (d, J = 11.0 Hz, 1H), 4.14 (d, J = 6.3 Hz, 2H), 3.82 (s, 3H), 3.42 (t, J = 6.3 Hz, 2H), 3.04 (t, J = 6.1 Hz, 2H), 1.60 (s, 3H).
実施例128
Figure 0007633989000325
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-イル)酢酸
ステップ1において中間体E18の代わりに中間体E29を使用する、実施例117と同様の手順。LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.26 (d, J = 21.1 Hz, 1H), 7.98 (s, 1H), 7.55 (s, 1H), 7.30 (dd, J = 22.6, 7.7 Hz, 2H), 7.10 (t, J = 7.7 Hz, 1H), 6.94 (t, J = 7.4 Hz, 1H), 6.74 (s, 1H), 4.56-4.36 (m, 1H), 3.98 (dd, J = 10.6, 7.0 Hz, 1H), 3.77 (s, 3H), 3.69 (s, 2H), 3.29 (s, 2H), 2.84-2.70 (m, 3H), 2.56 (t, J = 5.8 Hz, 2H), 2.31 (s, 3H).
実施例129
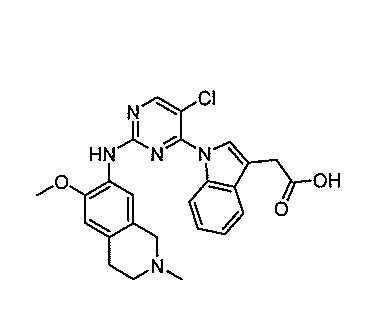
Figure 0007633989000326
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)酢酸
実施例130
Figure 0007633989000327
イソプロピル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセテート
実施例131
Figure 0007633989000328
2-エチルブチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセテート
ステップ1:2-(1H-インドール-3-イル)酢酸(300mg、1.71mmol)および2,4,5-トリクロロピリミジン(314.1mg、1.71mmol)を条件A1下で使用し、逆相クロマトグラフィーにより精製した後、2-(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)酢酸(93mg、収率16.0%)を薄黄色の固体として得た。LC-MS(ESI)m/z:322[M+H]+。
ステップ2:2-(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)酢酸(93mg、0.274mmol)および中間体W1(66.6mg、0.329mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=10/1)により精製した後、イソプロピル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセテート(120mg、収率80.0%)を薄黄色の固体として得た。LC-MS(ESI)m/z:520[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.70 (s, 1H), 8.62 (s, 1H), 7.86-7.77 (m, 2H), 7.57 (dd, J = 6.0, 2.8 Hz, 1H), 7.43 (s, 1H), 7.21 (dd, J = 6.0, 3.1 Hz, 2H), 6.80 (s, 1H), 4.94 (dt, J = 12.5, 6.3 Hz, 1H), 3.80 (s, 2H), 3.79 (s, 3H), 3.32 (s, 2H), 2.78 (t, J = 5.5 Hz, 2H), 2.55 (t, J = 5.9 Hz, 2H), 2.30 (s, 3H), 1.21 (d, J = 6.3 Hz, 6H).
2-エチルブチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセテートを、ステップ2において溶媒として2-エチルブタン-1-オールを使用して得た。LC-MS(ESI)m/z:562[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.69 (s, 1H), 8.63 (s, 1H), 8.36 (s, 1H), 7.85-7.74 (m, 2H), 7.60-7.52 (m, 1H), 7.45 (s, 1H), 7.28-7.14 (m, 2H), 6.78 (d, J = 12.8 Hz, 1H), 3.99 (d, J = 5.8 Hz, 2H), 3.85 (s, 2H), 3.79 (s, 3H), 3.31 (s, 2H), 2.78 (t, J = 5.6 Hz, 2H), 2.55 (t, J = 5.8 Hz, 2H), 2.30 (d, J = 8.2 Hz, 3H), 1.45 (dd, J = 12.4, 6.2 Hz, 1H), 1.29-1.23 (m, 4H), 0.80 (t, J = 7.4 Hz, 6H).
ステップ3:イソプロピル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセテート(142mg、0.273mmol)を実施例117のステップ3と同様の条件下で使用し、分取HPLC(MeCN/10mM NH4HCO3)により精製した後、2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)酢酸を白色の固体として得た(57.9mg、収率44.4%)。LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.79 (s, 1H), 8.64 (s, 1H), 7.80 (d, J = 6.8 Hz, 2H), 7.55 (s, 1H), 7.26 (d, J = 7.7 Hz, 1H), 7.22 (d, J = 7.6 Hz, 1H), 6.91 (s, 1H), 3.92 (s, 2H), 3.83 (s, 3H), 3.75 (s, 2H), 3.17 (s, 2H), 2.98 (s, 2H), 2.69 (s, 3H).
実施例132
Figure 0007633989000329
エチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセテート
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)酢酸(60mg、0.126mmol)のエタノール(1mL)中溶液に、SOCl2(29.9mg、0.251mmol)を滴下添加した。反応混合物を85℃で3時間撹拌し、室温に冷却し、飽和重炭酸ナトリウム水溶液でpH8に塩基性化し、酢酸エチル(10mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(10mM NH4HCO3および0.025%NH3・H2O/アセトニトリル)により精製して、エチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセテートを薄黄色の固体として得た(7.8mg、収率12%)。LC-MS(ESI)m/z:506[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.70 (s, 1H), 8.62 (s, 1H), 7.83 (s, 1H), 7.82-7.76 (m, 1H), 7.64-7.53 (m, 1H), 7.43 (s, 1H), 7.28-7.16 (m, 2H), 6.80 (s, 1H), 4.11 (q, J = 7.1 Hz, 2H), 3.84 (s, 2H), 3.79 (s, 3H), 3.33 (s, 2H), 2.78 (t, J = 5.5 Hz, 2H), 2.55 (t, J = 5.8 Hz, 2H), 2.30 (s, 3H), 1.20 (t, J = 7.1 Hz, 3H).
実施例133
Figure 0007633989000330
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセトアミド
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)酢酸(30mg、0.060mmol)、塩化アンモニウム(31.9mg、0.596mmol)およびHATU(34.0mg、0.089mmol)のDMF(1mL)中混合物に、DIPEA(115.6mg、0.894mmol)を加えた。反応混合物を25℃で16時間撹拌し、分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製して、2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセトアミド(9.1mg、収率32.0%)を白色の固体として得た。LC-MS(ESI)m/z:477[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.67 (s, 1H), 8.61 (s, 1H), 7.81 (dd, J = 6.3, 3.0 Hz, 1H), 7.77 (s, 1H), 7.62 (dd, J = 5.5, 3.3 Hz, 1H), 7.51 (s, 1H), 7.45 (s, 1H), 7.20 (dd, J = 6.0, 3.1 Hz, 2H), 6.94 (s, 1H), 6.80 (s, 1H), 3.79 (s, 3H), 3.54 (s, 2H), 3.30 (s, 1H), 2.78 (d, J = 5.6 Hz, 2H), 2.56 (d, J = 5.8 Hz, 2H), 2.30 (s, 3H).
実施例134
Figure 0007633989000331
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセトニトリル
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセトアミド(50mg、0.105mmol)およびピリジン(33.2mg、0.419mmol)のDCM(2mL)中溶液に、0℃でトリフルオロ酢酸無水物(44.0mg、0.210mmol)を滴下添加した。混合物を0℃で1時間および室温で6時間撹拌し、HCl水溶液(1N、10mL)を用いてクエンチし、DCM(20mL×3)で抽出した。有機相をブライン(15mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(0.1%FA/MeCN)により精製して、2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセトニトリル(19.3mg、収率39.7%)を白色の固体として得た。LC-MS(ESI)m/z:459[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.76 (s, 1H), 8.65 (s, 1H), 8.35 (s, 2H), 7.89 (s, 1H),7.81 (dd, J = 6.3, 2.9 Hz, 1H), 7.69 (dd, J = 6.1, 2.8 Hz, 1H), 7.42 (s, 1H), 7.28 (dd, J = 6.1, 3.2 Hz, 2H), 6.80 (s, 1H), 4.18 (s, 2H), 3.79 (s, 3H), 3.33 (s, 2H), 2.78 (t, J = 5.6 Hz,2H), 2.55 (t, J = 5.8 Hz, 2H), 2.30 (s, 3H).
実施例135
Figure 0007633989000332
N-(4-(3-((2H-テトラゾール-5-イル)メチル)-1H-インドール-1-イル)-5-クロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)インドリン-3-カルボニトリルの代わりに2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)アセトニトリルを使用する、実施例100と同様の手順。LC-MS(ESI)m/z:502[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.76 (s, 1H), 8.63 (s, 1H), 8.15 (s, 1H), 7.75 (d, J = 4.8 Hz, 2H), 7.56 (d, J = 7.6 Hz, 1H), 7.47 (s, 1H), 7.25-7.16 (m, 2H), 6.84 (s, 1H), 4.37 (s, 2H), 3.80 (s, 3H), 3.64 (s, 2H), 2.87 (s, 4H), 2.52 (s, 3H).
実施例136
Figure 0007633989000333
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)-N-メチルアセトアミド
塩化アンモニウムの代わりにメチルアミンを使用する、実施例133と同様の手順。LC-MS(ESI)m/z:491[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.68 (s, 1H), 8.62 (s, 1H), 7.97 (s, 1H), 7.80 (dd, J = 6.2, 3.0 Hz, 1H), 7.76 (s, 1H), 7.61 (dd, J = 5.6, 3.1 Hz, 1H), 7.44 (s, 1H), 7.20 (dd, J = 6.0, 3.1 Hz, 2H), 6.79 (s, 1H), 3.79 (s, 3H), 3.56 (s, 2H), 3.30 (s, 2H), 2.78 (d, J = 5.1 Hz, 2H), 2.59 (d, J = 4.6 Hz, 3H), 2.56 (d, J = 5.7 Hz, 2H), 2.30 (s, 3H).
実施例137
Figure 0007633989000334
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)-N-(シアノメチル)アセトアミド
塩化アンモニウムの代わりに2-アミノアセトニトリル硫酸を使用する、実施例133と同様の手順。LC-MS(ESI)m/z:516[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.75 (s, 1H), 8.69 (s, 1H), 8.62 (s, 1H), 7.84-7.78 (m, 2H), 7.63-7.53 (m, 1H), 7.43 (s, 1H), 7.25-7.15 (m, 2H), 6.80 (s, 1H), 4.15 (d, J = 5.5 Hz, 2H), 3.79 (s, 3H), 3.67 (s, 2H), 3.30 (s, 2H), 2.79 (s, 2H), 2.56 (d, J = 5.5 Hz, 2H), 2.30 (s, 3H).
実施例138
Figure 0007633989000335
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-フルオロ-1H-インドール-3-イル)酢酸
2-(1H-インドール-3-イル)酢酸の代わりに2-(5-フルオロ-1H-インドール-3-イル)酢酸を使用する、実施例129と同様の手順。LC-MS(ESI)m/z:496[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.77 (d, J = 28.9 Hz, 1H), 8.61 (s, 1H), 7.90 (s, 1H), 7.81 (dd, J = 9.0, 4.5 Hz, 1H), 7.46-7.24 (m, 2H), 7.04 (td, J = 9.1, 2.4 Hz, 1H), 6.81 (s, 1H), 3.79 (s, 3H), 3.72 (s, 2H), 3.35 (s, 2H), 2.80 (d, J = 5.4 Hz, 2H), 2.59 (t, J = 5.7 Hz, 2H), 2.32 (s, 3H).
実施例139
Figure 0007633989000336
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-1H-インドール-3-イル)酢酸
2-(1H-インドール-3-イル)酢酸の代わりに2-(6-フルオロ-1H-インドール-3-イル)酢酸を使用する、実施例129と同様の手順。LC-MS(ESI)m/z:496[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.79 (s, 1H), 8.61 (s, 1H), 8.24 (d, J = 10.5 Hz, 1H), 7.82 (s, 1H), 7.67-7.52 (m, 2H), 7.38 (s, 1H), 7.08 (td, J = 9.3, 2.4 Hz, 1H), 6.79 (s, 1H), 3.79 (s, 3H), 3.71 (s, 2H), 3.34 (s, 2H), 2.79 (t, J = 5.6 Hz, 2H), 2.56 (t, J = 5.8 Hz, 2H), 2.30 (s, 3H).
実施例140
Figure 0007633989000337
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5,6-ジフルオロ-1H-インドール-3-イル)酢酸
2-(1H-インドール-3-イル)酢酸の代わりに2-(5,6-ジフルオロ-1H-インドール-3-イル)酢酸を使用する、実施例129と同様の手順。LC-MS(ESI)m/z:514[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.84 (s, 1H), 8.61 (s, 1H), 8.23 (s, 1H), 7.92 (s, 1H), 7.88-7.79 (m, 1H), 7.61 (dd, J = 10.8, 8.0 Hz, 1H), 7.35 (s, 1H), 6.79 (d, J = 17.2 Hz, 1H), 3.78 (s, 3H), 3.72 (s, 2H), 3.35 (s, 2H), 2.80 (t, J = 5.3 Hz, 2H), 2.57 (s, 2H), 2.32 (d, J = 13.1 Hz, 3H).
実施例141
Figure 0007633989000338
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インダゾール-3-イル)酢酸
2-(1H-インドール-3-イル)酢酸の代わりに2-(1H-インダゾール-3-イル)酢酸を使用する、実施例129と同様の手順。LC-MS(ESI)m/z:479[M+H]+。
実施例142
Figure 0007633989000339
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)プロパン酸
2-(1H-インドール-3-イル)酢酸の代わりに中間体E30を使用する、実施例129と同様の手順。LC-MS(ESI)m/z:492[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.69 (s, 1H), 8.62 (s, 1H), 8.26 (s, 1H), 7.80-7.74 (m, 1H), 7.72 (s, 1H), 7.65 (d, J = 8.6 Hz, 1H), 7.44 (s, 1H), 7.24-7.15 (m, 2H), 6.79 (s, 1H), 3.93 (d, J = 7.1 Hz, 1H), 3.78 (s, 3H), 3.34 (s, 2H), 2.77 (d, J = 5.5 Hz, 2H), 2.56 (t, J = 5.8 Hz, 2H), 2.30 (s, 3H), 1.49 (d, J = 7.1 Hz, 3H).
実施例143
Figure 0007633989000340
1-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)シクロプロパン-1-カルボン酸
2-(1H-インドール-3-イル)酢酸の代わりに中間体E31を使用する、実施例129と同様の手順。LC-MS(ESI)m/z:504[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.68 (s, 1H), 8.62 (s, 1H), 8.27 (s, 1H), 7.81-7.75 (m, 1H), 7.72 (s, 1H), 7.59-7.53 (m, 1H), 7.44 (s, 1H), 7.23-7.18 (m, 2H), 6.79 (s, 1H), 3.79 (s, 3H), 3.35 (s, 2H), 2.78 (t, J = 5.5 Hz, 2H), 2.56 (t, J = 5.7 Hz, 2H), 2.31 (s, 3H), 1.49 (d, J = 2.7 Hz, 2H), 1.13 (d, J = 2.1 Hz, 2H).
実施例144
Figure 0007633989000341
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)-3,3,3-トリフルオロプロパン酸
ステップ1:中間体E32(200mg、0.822mmol))および2,4,5-トリクロロピリミジン(226.3mg、1.23mmol)を条件A1下で使用し、逆相クロマトグラフィー(MeCN/0.03%TFA)により精製した後、2-(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)-3,3,3-トリフルオロプロパン酸(190mg、収率47.4%、純度80%)を得た。LC-MS(ESI)m/z:390[M+H]+。
ステップ2:中間体W1(112.4mg、0.584mmol)および2-(1-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-3-イル)-3,3,3-トリフルオロプロパン酸(190mg、0.487mmol)を条件B3下で使用し、分取HPLC(MeCN/0.1%HCOOH)により精製した後、1-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)シクロプロパン-1-カルボン酸を白色の固体として得た(9.3mg、収率3.4%)。LC-MS(ESI)m/z:546[M+H]+。1H NMR (400MHz, DMSO-d6) δ 8.82 (s, 1H), 8.65 (s, 1H), 8.17 (s, 1H), 7.82 (s, 1H), 7.73 (d, J = 7.6 Hz, 1H), 7.63 (d, J = 7.7 Hz, 1H), 7.45 (s, 1H), 7.25-7.19 (m, 2H), 6.82 (s, 1H), 4.63 (d, J = 9.0 Hz, 1H), 3.77 (s, 3H), 3.63 (br, 2H), 2.88 (br, 5H), 2.56 (br, 2H).
実施例145
Figure 0007633989000342
メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート
実施例146
Figure 0007633989000343
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸
ステップ1:中間体E33(67mg、0.248mmol)のn-BuOH(3mL)中混合物に、2,4,5-トリクロロピリミジン(45.5mg、0.248mmol)およびDIPEA(96.19mg、0.744mmol)をゆっくり加えた。混合物を100℃で16時間撹拌し、氷冷水(20mL)を用いてクエンチし、EA(30mL×3)で抽出した。有機相をブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/PE=0~100%)により精製して、メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(80mg、収率83.3%)を黄色の固体として得た。LC-MS(ESI)m/z:352[M+H]+。
ステップ2:メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(80mg、0.227mmol)のi-PrOH(5mL)中混合物に、中間体W1(51.5mg、0.227mmol)およびTsOH・H2O(43.2mg、0.227mmol)をゆっくり加えた。混合物を100℃で16時間撹拌し、飽和NaHCO3水溶液(10mL)を用いてクエンチし、DCM/MeOH(v/v=10/1、30mL×3)で抽出した。有機相をブライン(30mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=0~15%)により精製して、メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(70mg、収率42.5%)を黄色の固体として得た。LC-MS(ESI)m/z:508[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.26 (s, 1H), 7.98 (s, 1H), 7.59 (s, 1H), 7.30 (t, J = 8.8 Hz, 2H), 7.12 (s, 1H), 6.98 (s, 1H), 6.74 (s, 1H), 4.38 (d, J = 10.7 Hz, 1H), 4.05 (d, J = 10.7 Hz, 1H), 3.78 (s, 3H), 3.50 (s, 3H), 3.27 (s, 2H), 2.78 (dd, J = 10.3, 4.8 Hz, 3H), 2.68 (s, 1H), 2.55 (t, J = 5.7 Hz, 2H), 2.30 (s, 3H), 1.36 (s, 3H).
ステップ3:メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(70mg、0.096mmol)およびLiOH水溶液(2N、1mL)のTHF(5mL)中混合物を、室温で16時間撹拌し、ギ酸でpH約5に調整し、DCM(30mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製して、2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸(23.0mg、収率46.2%)を白色の固体として得た。LC-MS(ESI)m/z:494[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.25 (s, 1H), 7.99 (s, 1H), 7.57 (s, 1H), 7.29 (dd, J = 17.2, 7.6 Hz, 2H), 7.11 (t, J = 7.3 Hz, 1H), 6.98 (d, J = 7.3 Hz, 1H), 6.75 (s, 1H), 4.42 (d, J = 10.7 Hz, 1H), 4.02 (d, J = 10.6 Hz, 1H), 3.78 (s, 3H), 3.30 (s, 2H), 2.78 (s, 2H), 2.69 (d, J = 15.4 Hz, 1H), 2.58 (d, J = 6.1 Hz, 3H), 2.32 (s, 3H), 1.34 (s, 3H).
実施例147および148
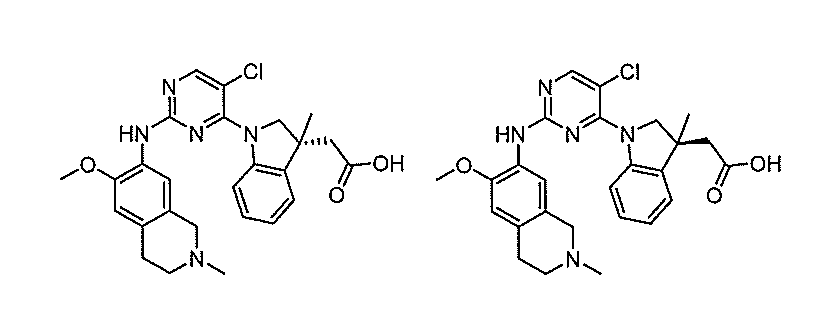
Figure 0007633989000344
(R)-2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸および(S)-2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸
方法1:
ステップ1:メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(157mg)をSFCキラル分離して、(R)-メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートおよび(S)-メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(各々67mg、63mg)を得た。立体化学は確認されておらず、2種の生成物は任意選択的に割り当てられた。
LC-MS(ESI)m/z:508[M+H]+。キラルHPLC保持時間:1.829分;ee値:98.3%。
LC-MS(ESI)m/z:508[M+H]+。キラルHPLC保持時間:3.427分;ee値:>99%。
SFC分離条件:
装置:SFC-80(Thar、Waters)
カラム:AD-H 20*250mm、10um(Daicel)
カラム温度:35℃
移動相:CO2/EtOH(0.2%メタノール/アンモニア)=50/50
流速:80g/分
逆圧:100bar
検出波長:214nm
サイクル時間:6.9分
ステップ2:(R)-メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートおよび(S)-メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートを、実施例146のステップ3と同様の条件下で各々加水分解して、(R)-2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸および(S)-2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸(各々17.6mg、33.8mg)を得た。立体化学は確認されておらず、2種の生成物は任意選択的に割り当てられた。
LC-MS(ESI)m/z:494[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.25 (s, 1H), 8.00 (s, 1H), 7.57 (s, 1H), 7.30 (dd, J = 13.7, 7.7 Hz, 2H), 7.11 (t, J = 7.6 Hz, 1H), 6.97 (t, J = 7.3 Hz, 1H), 6.75 (s, 1H), 4.42 (d, J = 10.7 Hz, 1H), 4.02 (d, J = 10.8 Hz, 1H), 3.78 (s, 3H), 3.30 (s, 2H), 2.78 (s, 2H), 2.69 (d, J = 15.4 Hz, 1H), 2.62-2.54 (m, 3H), 2.32 (s, 3H), 1.34 (s, 3H).
キラルHPLC保持時間:1.384分;ee値:>99%。
LC-MS(ESI)m/z:494[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.25 (s, 1H), 8.00 (s, 1H), 7.56 (s, 1H), 7.29 (dd, J = 13.6, 7.4 Hz, 2H), 7.10 (t, J = 7.1 Hz, 1H), 6.97 (t, J = 7.4 Hz, 1H), 6.75 (s, 1H), 4.41 (d, J = 10.8 Hz, 1H), 4.02 (d, J = 10.8 Hz, 1H), 3.77 (s, 3H), 3.29 (s, 2H), 2.77 (t, J = 5.6 Hz, 2H), 2.69 (d, J = 15.4 Hz, 1H), 2.57 (dd, J = 13.1, 7.1 Hz, 3H), 2.30 (d, J = 11.1 Hz, 3H), 1.34 (s, 2H).
キラルHPLC保持時間:1.132分;ee値:>99%。
方法2:
ステップ1:メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートをSFCキラル分離して、(R)-メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートおよび(S)-メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートを得た。立体化学は確認されておらず、2種の生成物は任意選択的に割り当てられた。
LC-MS(ESI)m/z:352[M+H]+。キラルHPLC保持時間:1.191分;ee値:>99%。
LC-MS(ESI)m/z:352[M+H]+。キラルHPLC保持時間:1.519分;ee値:>99%。
SFC分離条件:
装置:SFC-80(Thar、Waters)
カラム:AD-H 20*250mm、10um(Daicel)
カラム温度:35℃
移動相:CO2/イソプロパノール(0.2%メタノール/アンモニア)=87/13
流速:80g/分
逆圧:100bar
検出波長:214nm
サイクル時間:2.8分
(ステップ2および3の代表例としての1つの立体異性体)
ステップ2:中間体W1(1.36g、5.96mmol)、(S)-メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(2.1g、5.96mmol)およびTsOH・H2O(1.13g、5.96mmol)のt-ブタノール(25mL)中混合物を、100℃で12時間撹拌し、室温に冷却し、飽和NaHCO3水溶液(10mL)中に注ぎ入れ、EA(30mL×3)で抽出した。有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20:1)により精製して、(S)-メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(1.8g、収率56.3%)を薄黄色の固体として得た。LC-MS(ESI)m/z:508[M+H]+。
ステップ3:水酸化リチウム水和物(264mg、6.3mmol)の水(5mL)中溶液および(S)-メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(1.6g、3.15mmol)のMeOH(5mL)中混合物を、室温で16時間撹拌し、酢酸でpH約3に酸性化した。得られた混合物を分取HPLC(MeCN/10mM NH4HCO3)により精製して、(S)-2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸(839.3mg、収率53.9%)を淡黄色の固体として得た。LC-MS(ESI)m/z:494[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.30 (s, 1H), 8.02 (s, 1H), 7.63 (s, 1H), 7.37 (d, J = 8.0 Hz, 1H), 7.33 (d, J = 8.0 Hz, 1H), 7.16 (t, J = 8.0 Hz, 1H), 7.02 (t, J = 8.0 Hz, 1H), 6.80 (s, 1H), 4.48 (d, J = 10.8 Hz, 1H), 4.08 (d, J = 10.8 Hz, 1H), 3.83 (s, 3H), 2.83 (t, J = 5.6 Hz, 2H), 2.74 (d, J = 15.2 Hz, 1H), 2.66-2.59 (m, 3H), 2.37 (s, 3H), 1.40 (s, 3H).
キラルHPLC保持時間:1.132分;ee値:>99%。
実施例149
Figure 0007633989000345
エチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-3-イル)酢酸の代わりに2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸を使用する、実施例132と同様の手順。LC-MS(ESI)m/z:522[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.25 (s, 1H), 7.97 (s, 1H), 7.57 (s, 1H), 7.36-7.24 (m, 2H), 7.12 (dd, J = 11.1, 4.3 Hz, 1H), 6.98 (s, 1H), 6.74 (s, 1H), 4.41 (d, J = 10.8 Hz, 1H), 4.05 (d, J = 10.7 Hz, 1H), 3.96 (dd, J = 7.1, 1.5 Hz, 2H), 3.77 (d, J = 3.3 Hz, 3H), 3.27 (s, 2H), 2.75 (dd, J = 10.1, 7.2 Hz, 3H), 2.65 (s, 1H), 2.55 (d, J = 5.7 Hz, 2H), 2.30 (s, 3H), 1.35 (s, 3H), 1.06 (t, J = 7.1 Hz, 3H).
実施例150
Figure 0007633989000346
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-フルオロ-3-メチルインドリン-3-イル)酢酸
ステップ1:中間体E34(295mg、1.32mmol)、2,4,5-トリクロロピリミジン(266.6mg、1.45mmol)およびDIPEA(170.5mg、1.32mmol)のn-BuOH(2mL)中溶液を、100℃で2時間撹拌し、室温に冷却し、水中に注ぎ入れ、DCM/MeOH(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/4)により精製して、メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-5-フルオロ-3-メチルインドリン-3-イル)アセテート(416mg、収率85.0%)を灰白色の固体として得た。LC-MS(ESI)m/z:370[M+H]+。
ステップ2:メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-5-フルオロ-3-メチルインドリン-3-イル)アセテート(100mg、0.270mmol)、中間体W1(62.3mg、0.324mmol)およびTsOH・H2O(51.3mg、0.270mmol)のi-PrOH(2mL)中溶液を、100℃で16時間撹拌し、室温に冷却し、飽和NaHCO3水溶液でpH約8に中和した。混合物をDCM/MeOH(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/4)により精製して、メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-フルオロ-3-メチルインドリン-3-イル)アセテート(186mg、収率80.7%、純度60%)を薄黄色の固体として得た。LC-MS(ESI)m/z:526[M+H]+。
ステップ3:メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-フルオロ-3-メチルインドリン-3-イル)アセテート(186mg、0.354mmol)およびLiOH水溶液(2N、3.5mL)のTHF(8mL)中混合物を、室温で終夜撹拌し、ギ酸でpH約5に調整し、DCM/MeOH(v/v、10/1、10mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製して、2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5-フルオロ-3-メチルインドリン-3-イル)酢酸(57.6mg、収率31.8%)を白色の固体として得た。LC-MS(ESI)m/z:512[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.23 (s, 1H), 8.02 (s, 1H), 7.51 (s, 1H), 7.34 (dd, J = 8.7, 4.7 Hz, 1H), 7.20 (dd, J = 8.6, 2.7 Hz, 1H), 6.89 (td, J = 9.0, 2.7 Hz, 1H), 6.75 (s, 1H), 4.44 (d, J = 10.9 Hz, 1H), 4.06 (d, J = 10.8 Hz, 1H), 3.77 (s, 3H), 3.28 (s, 2H), 2.78 (t, J = 5.7 Hz, 2H), 2.71 (d, J = 15.6 Hz, 1H), 2.62 (s, 1H), 2.59-2.55 (m, 2H), 2.31 (s, 3H), 1.33 (s, 3H).
実施例151
Figure 0007633989000347
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)酢酸
ステップ1:中間体E35(78mg、0.349mmol)、2,4,5-トリクロロピリミジン(64.1mg、0.349mmol)およびDIPEA(135.2mg、1.05mmol)のn-BuOH(2mL)中溶液を、100℃で16時間撹拌し、室温に冷却し、水中に注ぎ入れ、DCM/MeOH(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/10)により精製して、メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)アセテート(100mg、収率73.4%)を薄黄色の油状物として得た。LC-MS(ESI)m/z:370[M+H]+。
ステップ2:メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)アセテート(82.7mg、0.232mmol)、中間体W1(63.8mg、0.279mmol)およびTsOH・H2O(53.0mg、0.279mmol)のi-PrOH(2mL)中溶液を、120℃で16時間撹拌し、室温に冷却し、飽和NaHCO3水溶液でpH約8に中和した。混合物をDCM/MeOH(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1)により精製して、メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)アセテート(81mg、収率62.9%)を薄黄色の固体として得た。LC-MS(ESI)m/z:526[M+H]+。
ステップ3:メチル2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)アセテート(81mg、0.154mmol)およびLiOH水溶液(1N、4mL)のジオキサン(4mL)中混合物を、室温で終夜撹拌し、ギ酸でpH約5に調整し、EA(30mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製して、2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)酢酸(29.8mg、収率37.8%)を白色の固体として得た。LC-MS(ESI)m/z:512[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.26 (s, 1H), 8.17 (s, 1H), 7.46 (s, 1H), 7.31-7.23 (m, 1H), 7.14 (d, J = 10.0 Hz, 1H), 6.75 (s, 2H), 4.46 (d, J = 10.7 Hz, 1H), 4.07 (d, J = 10.6 Hz, 1H), 3.77 (s, 3H), 3.31 (s, 2H), 2.77 (s, 2H), 2.69 (d, J = 15.6 Hz, 1H), 2.58 (d, J = 14.8 Hz, 3H), 2.31 (s, 3H), 1.33 (s, 3H).
実施例152および153
Figure 0007633989000348
(S)-2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)酢酸および(R)-2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)酢酸
ラセミ体の2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-6-フルオロ-3-メチルインドリン-3-イル)酢酸をキラル分離して合成した。立体化学は確認されておらず、2種の生成物は任意選択的に割り当てられた。
LC-MS(ESI)m/z:512[M+H]+。キラルHPLC保持時間:11.913分;ee値:80.4%。
LC-MS(ESI)m/z:512[M+H]+。キラルHPLC保持時間:16.631分;ee値:98.9%。
SFC分離条件:
装置:Gilson-281
カラム:IG 20×250mm、10um
移動相:n-ヘキサン(0.1%ジメチルアミン)/EtOH(0.1%ジエチルアミン)=65:35
流速:40mL/分
サイクル時間:22分
実施例154
Figure 0007633989000349
2-(1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-5,6-ジフルオロ-3-メチルインドリン-3-イル)酢酸
中間体E33の代わりに中間体E36を使用する、実施例146と同様の手順。LC-MS(ESI)m/z:530[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.24 (s, 1H), 8.20 (s, 1H), 7.45-7.36 (m, 3H), 6.75 (s, 1H), 4.46 (d, J = 10.8 Hz, 1H), 4.08 (d, J = 10.7 Hz, 1H), 3.76 (s, 3H), 3.27 (s, 2H), 2.77 (t, J = 5.5 Hz, 2H), 2.70 (d, J = 15.6 Hz, 1H), 2.61 (s, 1H), 2.56 (dd, J = 12.0, 6.2 Hz, 2H), 2.29 (s, 3H), 1.31 (s, 3H).
実施例155
Figure 0007633989000350
2-(1-(5-クロロ-2-((2-メトキシ-6-メチル-5,6,7,8-テトラヒドロ-1,6-ナフチリジン-3-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸
ステップ2において中間体W1の代わりに中間体W4を使用し、ステップ2においてメチルエステルの加水分解のためのステップ3を行わない、実施例146と同様の手順。LC-MS(ESI)m/z:495[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 11.87 (s, 1H), 8.37 (s, 1H), 7.99 (s, 1H), 7.87 (s, 1H), 7.35(t, J = 8.6 Hz, 2H), 7.23 (t, J = 7.7 Hz, 1H), 7.03 (t, J = 7.3 Hz, 1H), 4.39 (d, J = 10.7 Hz, 1H), 4.07 (d, J = 10.7Hz,1H), 3.47 (s, 3H), 3.31 (s, 1H), 3.09 (s, 2H), 2.80 (d, J = 15.0 Hz, 1H), 2.71-2.63 (m, 1H), 2.56 (s,1H), 2.54 (s, 2H), 2.31 (s, 3H), 1.37 (s, 3H).
実施例156
Figure 0007633989000351
2-(1-(5-クロロ-2-((6-フルオロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸
ステップ1:メチル2-(1-(2,5-ジクロロピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテート(195.4mg、0.555mmol)、中間体W7(100mg、0.555mmol)およびTsOH・H2O(105.5mg、0.555mmol)のi-PrOH(4mL)中溶液を、120℃で16時間撹拌し、室温に冷却し、飽和NaHCO3水溶液でpH約8に中和した。混合物をDCM/MeOH(v/v、10/1、20mL×3)で抽出した。有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=10/1)により精製して、メチル2-(1-(5-クロロ-2-((6-フルオロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートおよびイソプロピル2-(1-(5-クロロ-2-((6-フルオロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートの混合物(440mg)を薄黄色の固体として得、これを更には精製せずに次のステップに使用した。LC-MS(ESI)m/z:496(メチルエステル)、524(イソプロピルエステル)[M+H]+。
ステップ3:メチル2-(1-(5-クロロ-2-((6-フルオロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートおよびイソプロピル2-(1-(5-クロロ-2-((6-フルオロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)アセテートの混合物(220mg)ならびにLiOH水溶液(2N、4mL)のTHF(4mL)中混合物を、室温で5時間および50℃で16時間撹拌し、ギ酸でpH約5に調整し、DCM/MeOH(10/1、20mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLC(MeCN/10mM NH4HCO3)により精製して、2-(1-(5-クロロ-2-((6-フルオロ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸(26.5mg、収率12.4%)を白色の固体として得た。LC-MS(ESI)m/z:482[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.93 (s, 1H), 8.22 (s, 1H), 7.35-7.24 (m, 3H), 7.07-6.92 (m, 3H), 4.41 (d, J = 10.7 Hz, 1H), 4.03 (d, J = 10.8 Hz, 1H), 3.36 (s, 2H), 2.78 (d, J = 5.4 Hz, 2H), 2.68 (d, J = 15.5 Hz, 1H), 2.60-2.54 (m, 3H), 2.32 (s, 3H), 1.33 (s, 3H).
実施例157
Figure 0007633989000352
2-(1-(5-クロロ-2-((2-エチル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸
ステップ2において中間体W1の代わりに中間体W8を使用する、実施例146と同様の手順。LC-MS(ESI)m/z:508[M+H]+。1H NMR (400MHz, DMSO-d6) δ 8.25 (s, 1H), 7.97 (s, 1H), 7.61 (s,1H), 7.31 (dd, J = 21.0, 7.7 Hz, 2H), 7.12 (t, J = 7.5 Hz, 1H), 6.96 (t, J = 7.2 Hz, 1H), 6.74 (s, 1H), 4.42 (d, J = 10.7 Hz, 1H), 4.02 (d, J = 10.7 Hz, 1H), 3.78 (s, 3H), 3.34 (s, 2H), 2.76 (s, 2H), 2.66-2.55 (m, 4H), 2.50-2.45 (d, J = 6.8 Hz, 2H), 1.34 (s, 3H), 1.08 (t, J = 7.0 Hz, 3H).
実施例158
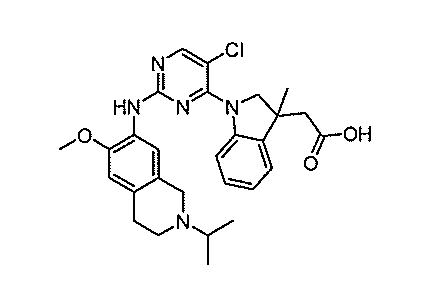
Figure 0007633989000353
2-(1-(5-クロロ-2-((2-イソプロピル-6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸
ステップ2において中間体W1の代わりに中間体W5を使用する、実施例146と同様の手順。LC-MS(ESI)m/z:522[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.26 (s, 1H), 8.22 (s, 1H), 7.97 (s, 1H), 7.63 (s, 1H), 7.34 (d, J = 8.0 Hz, 1H), 7.28 (d, J = 6.9 Hz, 1H), 7.17-7.05 (m, 1H), 6.96 (t, J = 7.4 Hz, 1H), 6.73 (s, 1H), 4.42 (d, J = 10.8 Hz, 1H), 4.02 (d, J = 10.8 Hz, 1H), 3.78 (s, 3H), 3.47 (s, 2H), 2.93-2.81 (m, 1H), 2.77-2.68 (m, 4H), 2.66-2.54 (m, 2H), 1.34 (s, 3H), 1.06 (d, J = 6.5 Hz, 6H).
実施例159
Figure 0007633989000354
2-(1-(5-クロロ-2-((6-メトキシ-2-メチルイソインドリン-5-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸
ステップ2において中間体W1の代わりに中間体W9を使用する、実施例146と同様の手順。LC-MS(ESI)m/z:480[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.26 (s, 1H), 8.02 (s, 1H), 7.77 (s, 1H), 7.34 (d, J = 8.0 Hz, 1H), 7.28 (d, J = 7.1 Hz, 1H), 7.11 (t, J = 7.3 Hz, 1H), 6.98 (t, J = 7.2 Hz, 1H), 6.94 (s, 1H), 4.41 (d, J = 10.8 Hz, 1H), 4.02 (d, J = 10.7 Hz, 1H), 3.80 (s, 5H), 3.70 (s, 2H), 2.69 (d, J = 15.5 Hz, 1H), 2.57 (d, J = 15.4 Hz, 1H), 2.47 (s, 3H), 1.34 (s, 3H).
実施例160
Figure 0007633989000355
2-(1-(5-クロロ-2-((6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸メタンスルホン酸
ステップ2において中間体W1の代わりに中間体W11を使用する、実施例146と同様の手順。LC-MS(ESI)m/z:480[M+H]+。
2-(1-(5-クロロ-2-((6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸(40mg、0.083mmol)のアセトニトリル(20mL)中溶液に、メタンスルホン酸(8.0mg、0.083mmol)を加えた。反応混合物を25℃で30分間撹拌し、真空で濃縮した。残渣を水(15mL)で希釈し、凍結乾燥して、2-(1-(5-クロロ-2-((6-メトキシ-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-イル)酢酸のメタンスルホン酸塩(39.4mg、収率81.3%)を白色の固体として得た。LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 7.97 (d, J = 14.2 Hz, 2H), 7.56 (s, 1H), 6.74 (s, 1H), 4.00 (s, 2H), 3.88 (d, J = 11.4 Hz, 1H), 3.82 (s, 3H), 3.55 (s, 1H), 3.42 (s, 2H), 2.86 (t, J = 7.5 Hz, 1H), 2.77 (s, 2H), 2.58 (s, 2H), 2.32 (s, 3H), 1.76-1.24 (m, 10H).
実施例161
Figure 0007633989000356
2-(3-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-1-イル)酢酸
ステップ1:インドール(600.0mg、5.12mmol)の無水THF(10mL)中溶液に、0℃でTHF中メチルマグネシウムブロミド溶液(1M、5mL)を加え、続いて10分後に2,4,5-トリクロロピリミジン(466mg、2.54mmol)を加えた。反応混合物を60℃で3時間撹拌し、室温に冷却し、真空で濃縮した。残渣を水(10mL)とDCM(20mL×3)との間で分配した。有機相をブライン(30mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(5~10%EA/PE)により精製して、3-(2,5-ジクロロピリミジン-4-イル)-1H-インドールを黄色の固体として得た(160mg、収率12%)。LC-MS(ESI)m/z:264[M+H]+。
ステップ2:3-(2,5-ジクロロピリミジン-4-イル)-1H-インドール(160mg、0.606mmol)およびエチル2-ブロモアセテート(303.5mg、1.82mmol、201.00uL)のDMF(5mL)中溶液に、25℃で重炭酸ナトリウム(254.5mg、3.03mmol)を加えた。混合物を80℃で16時間撹拌し、室温に冷却し、水(20mL)で希釈し、EA(20mL×3)で抽出した。合わせた有機相をブライン(30mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(20~30%EA/PE)により精製して、エチル2-(3-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-1-イル)アセテートを薄黄色の油状物として得た(220mg、収率93%)。LC-MS(ESI)m/z:315[M+H]+。
ステップ3:エチル2-(3-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-1-イル)アセテート(100mg、0.286mmol)および中間体W1(78.4mg、0.343mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(30~60%MeOH/DCM)により精製した後、イソプロピル2-(3-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-1-イル)アセテート(238mg、収率72.9%)を薄黄色の油状物として得た。LC-MS(ESI)m/z:520[M+H]+。
ステップ4:イソプロピル2-(3-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-1-イル)アセテート(238mg、0.412mmol)のTHF(6mL)および水(3mL)中溶液に、LiOH・H2O(480.1mg,11.44mmol)を加えた。混合物を25℃で2時間撹拌し、ギ酸でpH約5に酸性化し、分取HPLC(0.1%ギ酸/アセトニトリル)により精製して、2-(3-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インドール-1-イル)酢酸(124.9mg、収率63.4%)を薄黄色の固体として得た。LC-MS(ESI)m/z:478[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.56 (s, 1H), 8.47-8.30 (m, 2H), 8.23 (d, J = 32.9 Hz, 1H), 7.62 (s, 1H), 7.42 (d, J = 8.1 Hz, 1H), 7.21 (t, J = 7.5 Hz, 1H), 7.07 (t, J = 7.4 Hz, 1H), 6.84 (s, 1H), 5.01 (s, 2H), 3.79 (s, 3H), 3.51 (s, 2H), 2.88 (s, 2H), 2.74 (s, 2H), 2.39 (s, 3H).
実施例162
Figure 0007633989000357
2-(3-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-1H-インダゾール-1-イル)酢酸
ステップ1:3-ヨード-1H-インダゾール(500mg、2.05mmol)のTHF(15mL)中溶液に、0℃でカリウムtert-ブトキシド(344.9mg、3.07mmol)を少量ずつ加え、続いて1時間後エチル2-ブロモアセテート(684.3mg、4.10mmol)を滴下添加した。混合物を25℃で16時間撹拌し、真空で濃縮した。残渣をEA(20mL)と水(20mL)との間で分配した。有機相を分離し、水性相をEA(20mL×3)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(15~20%EA/PE)により精製して、エチル2-(3-ヨード-1H-インダゾール-1-イル)アセテートを無色の油状物として得た(549mg、収率81%)。LC-MS(ESI)m/z:331[M+H]+。
ステップ2:エチル2-(3-ヨード-1H-インダゾール-1-イル)アセテート(520mg、1.58mmol)、1,1,1,2,2,2-ヘキサメチルジスタンナン(1.03g、3.15mmol)およびPd(PPh3)4(182.1mg、0.158mmol)のジオキサン(10mL)中混合物を、N2でパージし、100℃で16時間撹拌し、0℃に冷却し、1M KF溶液(10mL)を用いてクエンチした。得られた混合物を室温で30分間撹拌し、水(30mL)で希釈し、ジクロロメタン/メタノール(v/v、10/1、20mL×3)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/4)により精製して、エチル2-(3-(トリメチルスタンニル)-1H-インダゾール-1-イル)アセテートを無色の油状物として得た(145mg、収率25%)。LC-MS(ESI)m/z:369[M+H]+。
ステップ3:エチル2-(3-(トリメチルスタンニル)-1H-インダゾール-1-イル)アセテート(145mg、0.395mmol)、2,4,5-トリクロロピリミジン(72.5mg、0.395mmol)およびPd(PPh3)4(45.7mg、0.040mmol)のジオキサン(5mL)中混合物をN2でパージし、100℃で16時間撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/4)により精製して、エチル2-(3-(2,5-ジクロロピリミジン-4-イル)-1H-インダゾール-1-イル)アセテートを白色の固体として得た(68mg、収率49%)。LC-MS(ESI)m/z:351[M+H]+。
ステップ4および5:2-(3-(2,5-ジクロロピリミジン-4-イル)-1H-インドール-1-イル)アセテートの代わりにエチル2-(3-(2,5-ジクロロピリミジン-4-イル)-1H-インダゾール-1-イル)アセテートを使用する、実施例161のステップ3および4と同様の手順。LC-MS(ESI)m/z:479[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.57 (d, J = 13.2 Hz, 2H), 8.18 (d, J = 7.8 Hz, 1H), 7.67 (d, J = 8.5 Hz, 1H), 7.58 (s, 1H), 7.51-7.35 (m, 1H), 7.27-7.13 (m, 1H), 6.88 (s, 1H), 5.23 (s, 2H), 3.79 (s, 3H), 3.62 (s, 2H), 2.91 (d, J = 5.2 Hz, 2H), 2.85 (d, J = 5.0 Hz, 2H), 2.47 (s, 3H).
実施例167
Figure 0007633989000358
2-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-2-アザスピロ[4.5]デカン-4-カルボン酸
ステップ1:中間体E38(500mg、2.37mmol)および2,4,5-トリクロロピリミジン(434.0mg、2.37mmol)のDCM(5mL)中溶液に、0℃でDIPEA(917.5mg、7.10mmol)を滴下添加した。混合物を25℃で2時間撹拌し、氷冷した飽和NH4Cl水溶液(30mL)を用いてクエンチし、EA(50mL×3)で抽出した。有機相をブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=5~15%)により精製して、エチル2-(2,5-ジクロロピリミジン-4-イル)-2-アザスピロ[4.5]デカン-4-カルボキシレート(798mg、収率94.1%)を薄黄色の固体として得た。LC-MS(ESI)m/z:358[M+H]+。
ステップ2:エチル2-(2,5-ジクロロピリミジン-4-イル)-2-アザスピロ[4.5]デカン-4-カルボキシレート(100mg、0.279mmol)および中間体W1(63.8mg、0.279mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM=5~10%)により精製した後、エチル2-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-2-アザスピロ[4.5]デカン-4-カルボキシレート(116mg、収率70.3%、純度87%)を薄黄色の固体として得た。LC-MS(ESI)m/z:514[M+H]+。
ステップ3:メチル1-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-3-メチルインドリン-3-カルボキシレートの代わりにエチル2-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-2-アザスピロ[4.5]デカン-4-カルボキシレートを使用する、実施例117のステップ3と同様の手順。LC-MS(ESI)m/z:486[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 7.97 (d, J = 14.2 Hz, 2H), 7.56 (s, 1H), 6.74 (s, 1H), 4.00 (s, 2H), 3.88 (d, J = 11.4 Hz, 1H), 3.82 (s, 3H), 3.55 (s, 1H), 3.42 (s, 2H), 2.86 (t, J = 7.5 Hz, 1H), 2.77 (s, 2H), 2.58 (s, 2H), 2.32 (s, 3H), 1.76-1.24 (m, 10H).
実施例168
Figure 0007633989000359
2-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-8-オキサ-2-アザスピロ[4.5]デカン-4-カルボン酸
中間体E38の代わりに中間体E39を使用する、実施例167と同様の手順。LC-MS(ESI)m/z:488[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 7.97 (d, J = 7.8 Hz, 2H), 7.57 (s, 1H), 6.75 (s, 1H), 3.99 (t, J = 10.3 Hz, 3H), 3.82 (s, 3H), 3.77 (d, J = 11.1 Hz, 2H), 3.66 (d, J = 10.6 Hz, 1H), 3.50 (s, 2H), 3.46 (s, 2H), 2.95 (t, J = 7.2 Hz, 1H), 2.78 (s, 2H), 2.62 (s, 2H), 2.34 (s, 3H), 1.98 (s, 1H), 1.56-1.44 (m, 3H).
実施例169
Figure 0007633989000360
2-(5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4-イル)-2-アザスピロ[4.4]ノナン-4-カルボン酸
中間体E38の代わりに中間体E40を使用する、実施例167と同様の手順。LC-MS(ESI)m/z:472[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 7.96 (s, 1H), 7.94 (s, 1H), 7.54 (s, 1H), 6.73 (s, 1H), 3.95 (d, J = 5.9 Hz, 2H), 3.81 (s, 3H), 3.72 (d, J = 10.5 Hz, 1H), 3.57 (d, J = 10.1 Hz, 1H), 3.41 (s, 2H), 2.98 (t, J = 7.1 Hz, 1H), 2.75 (d, J = 5.5 Hz, 2H), 2.58 (t, J = 5.7 Hz, 2H), 2.32 (s, 3H), 1.89 (s, 1H), 1.69-1.54 (m, 6H), 1.49 (s, 1H).
実施例170
Figure 0007633989000361
N-(5-クロロ-4-(2-オキサ-6-アザスピロ[3.4]オクタン-6-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:2,4,5-トリクロロピリミジン(1g、5.45mmol)および水酸化ナトリウム水溶液(1N、1mL)のTHF(3mL)中混合物を、室温で3時間撹拌し、1N HClでpH約6に酸性化し、CH2Cl2(50mL×3)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣を20%CH2Cl2/石油エーテル中で再結晶化することにより精製して、2,5-ジクロロピリミジン-4(3H)-オン(374mg、収率29%)を得た。LC-MS(ESI)m/z:165[M+H]+。
ステップ2:2,5-ジクロロピリミジン-4(3H)-オン(351mg、1.38mmol)および中間体W1(347.9mg、1.52mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=4/1)により精製した後、5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4(3H)-オン(419mg、収率78.4%)を得た。LC-MS(ESI)m/z:321[M+H]+。
ステップ3:5-クロロ-2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)ピリミジン-4(3H)-オン(150mg、0.388mmol)の三塩化ホスホリル(1mL)中溶液を、95℃で18時間撹拌し、室温に冷却し、飽和NaHCO3水溶液(50mL)に注ぎ入れ、ジクロロメタン(20mL×3)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、粗製のN-(4,5-ジクロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(160mg、収率36%、純度30%)を得た。LC-MS(ESI)m/z:339[M+H]+。
ステップ4:N-(4,5-ジクロロピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(140mg、0.124mmol、純度30%)および2-オキサ-7-アザスピロ[3.4]オクタン(16.8mg、0.149mmol)を条件A3下で使用し、分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製した後、N-(5-クロロ-4-(2-オキサ-6-アザスピロ[3.4]オクタン-6-イル)ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(11.8mg、収率22.9%)を得た。LC-MS(ESI)m/z:415[M+H]+。1H NMR (400 MHz, CDCl3) δ 8.08 (s, 1H), 7.91 (s, 1H), 7.40 (s, 1H), 6.59 (s, 1H), 4.72 (d, J = 6.2 Hz, 2H), 4.64 (d, J = 6.2 Hz, 2H), 4.06 (s, 2H), 3.87-3.83 (m, 2H), 3.85 (s, 3H), 3.55 (s, 2H), 2.87 (t, J = 5.8 Hz, 2H), 2.68 (t, J = 5.9 Hz, 2H), 2.47 (s, 3H), 2.25 (t, J = 7.0 Hz, 2H).
実施例36
Figure 0007633989000362
6-メトキシ-2-メチル-N-(7-フェニル-7H-ピロロ[2,3-d]ピリミジン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:2-クロロ-7H-ピロロ[2,3-d]ピリミジン(153mg、1.0mmol)、1-ブロモ-2-ヨード-ベンゼン(422.78mg、1.50mmol)、炭酸カリウム(413.09mg、3.0mmol)、CuI(379.49mg、2.0mmol)および(1S,2S)-N1,N2-ジメチルシクロヘキサン-1,2-ジアミン(282.95mg、2.0mmol)のDMF(8mL)中混合物を、N2下120℃で18時間撹拌した。室温に冷却した後、混合物を濾過し、酢酸エチル(100mL)で洗浄した。濾液をH2O(100mL)で希釈し、分離した。水性相を酢酸エチル(100mL×2)で抽出した。合わせた有機層をブライン(100mL×4)で洗浄し、無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/15v/v)により精製して、2-クロロ-7-フェニル-ピロロ[2,3-d]ピリミジンを黄色の固体として得た(40mg、収率17%)。LC-MS(ESI)m/z:230[M+H]+。
ステップ2:2-クロロ-7-フェニル-ピロロ[2,3-d]ピリミジン(60mg、0.26mmol)および中間体W1(60.3mg、0.31mmol)を条件B4(実施例28のステップ2にて例示した通り)下で使用し、分取HPLC(MeCN/0.1%FA)により精製した後、6-メトキシ-2-メチル-N-(7-フェニル-7H-ピロロ[2,3-d]ピリミジン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン(21.4mg、収率21%)を黄色の固体として得た。LC-MS(ESI)m/z:386[M+H]+。1H NMR (400 Mhz, CD3OD): δ (ppm) 2.73 (s, 3H), 2.98-3.01 (m, 2H), 3.08-3.12 (m, 2H), 3.83 (s, 2H), 3.91 (s, 3H), 6.65 (d, J = 4.0 Hz, 1H), 6.77 (s, 1H), 7.41-7.45 (m, 1H), 7.47 (d, J = 4.0 Hz, 1H), 7.57-7.62 (m, 2H), 7.82 (d, J = 8.0 Hz, 2H), 8.38 (s, 1H), 8.68 (s, 1H).
実施例37
Figure 0007633989000363
6-メトキシ-2-メチル-N-(7-(ピリジン-2-イル)-7H-ピロロ[2,3-d]ピリミジン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において1-ブロモ-2-ヨード-ベンゼンの代わりに2-ブロモピリジンを使用する、実施例36と同様の手順。LC-MS(ESI)m/z:387[M+H]。1H NMR (400 MHz, CD3OD): δ (ppm) 2.99 (s, 3H), 3.11-3.14 (m, 2H), 3.44-3.47 (m, 2H), 3.23 (s, 3H), 4.23 (s, 2H), 6.63 (d, J = 4.0 Hz, 1H), 6.83 (s, 1H), 7.31-7.35 (m, 1H), 7.99-8.04 (m, 2H), 8.28 (s, 1H), 8.50-8.51 (m, 1H), 8.58 (d, J = 8.0 Hz, 1H), 8.65 (s, 1H).
実施例38
Figure 0007633989000364
2-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7H-ピロロ[2,3-d]ピリミジン-7-イル)-N,N-ジメチルベンズアミド
ステップ1において1-ブロモ-2-ヨード-ベンゼンの代わりにブロモ-N,N-ジメチルベンズアミドを使用する、実施例36と同様の手順。LC-MS(ESI)m/z:457[M+H]。1H NMR (400 MHz, CD3OD): δ (ppm) 2.56 (s, 3H), 2.77 (s, 3H), 2.83 (s, 3H), 3.01 (t, J = 7.6 Hz, 2H), 3.16 (t, J = 7.6 Hz, 2H), 3.82 (s, 2H), 3.91 (s, 3H), 6.65 (d, J = 3.6 Hz, 1H), 6.78 (s, 1H), 7.20 (d, J = 3.6 Hz, 1H), 7.57-7.59 (m, 1H), 7.61-7.66 (m, 1H), 7.72-7.79 (m, 2H), 8.72 (s, 1H), 8.50 (brs, 1H), 8.72 (s, 1H).
実施例39
Figure 0007633989000365
(2-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7H-ピロロ[2,3-d]ピリミジン-7-イル)フェニル)ジメチルホスフィンオキシド
ステップ1:2-クロロ-7H-ピロロ[2,3-d]ピリミジン(153mg、996.29umol)、(2-ブロモフェニル)ボロン酸(600.25mg、2.99mmol)およびCu(OAc)2(361.9mg、1.99mmol)の乾燥DCM(12mL)中混合物に、室温でNEt3(403.3mg、3.99mmol)を加えた。混合物を室温で4日間撹拌し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/5v/v)により精製して、7-(2-ブロモフェニル)-2-クロロ-ピロロ[2,3-d]ピリミジンを白色の固体として得た(36mg、収率12%)。LC-MS(ESI)m/z:308[M+H]+。
ステップ2:7-(2-ブロモフェニル)-2-クロロ-ピロロ[2,3-d]ピリミジン(100mg、0.324mmol)および中間体W1(62.3mg、0.324mmol)を条件B3下で使用し、分取TLC(DCM/MeOH=15/1)により精製した後、N-(7-(2-ブロモフェニル)-7H-ピロロ[2,3-d]ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを黄色の固体として得た(94mg、収率62%)。LC-MS(ESI)m/z:464[M+H]+。
ステップ3:tert-ブチル3-ヨードインドール-1-カルボキシレートの代わりにN-(7-(2-ブロモフェニル)-7H-ピロロ[2,3-d]ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミンを使用する、中間体E1のステップ3と同様の手順。LC-MS(ESI)m/z:462[M+H]+。1H NMR (400 MHz, CD3OD): δ (ppm) 1.43 (s, 3H), 1.46 (s, 3H), 2.78 (s, 3H), 3.00 (t, J = 2.0 Hz, 2H), 3.18 (t, J = 2.0 Hz, 2H), 3.67 (s, 2H), 3.89 (s, 3H), 6.73 (d, J = 3.6 Hz, 1H), 6.77 (s, 1H), 7.39 (d, J = 3.6 Hz, 1H), 7.48-7.51 (m, 1H), 7.64-7.70 (m, 1H), 7.80-7.89 (m, 1H), 8.04 (s, 1H), 8.13-8.20 (m, 1H), 8.76 (s, 1H).
実施例40
Figure 0007633989000366
6-メトキシ-2-メチル-N-(7-(ピリジン-3-イル)-7H-ピロロ[2,3-d]ピリミジン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:2-クロロ-7H-ピロロ[2,3-d]ピリミジン(0.500g、3.26mmol)、3-ピリジルボロン酸(1.000g、8.14mmol)および二酢酸銅(0.887g、4.88mmol)の混合物を、O2下ピリジン(12.5mL)中60℃で16時間撹拌し、真空で濃縮し、水(100mL)で希釈し、EA(50mL×2)で抽出した。合わせた有機相を無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲルフラッシュカラムクロマトグラフィー(EA/PE=1/5)により精製して、2-クロロ-7-(ピリジン-3-イル)-7H-ピロロ[2,3-d]ピリミジン(520mg、収率62.3%、純度90%)を得た。LC-MS(ESI)m/z:231.1[M+H]+。
ステップ2:2-クロロ-7-(3-ピリジル)ピロロ[2,3-d]ピリミジン(100mg、0.434mmol)および中間体W1(100mg、0.520mmol)を条件B4下で使用し、分取HPLC(10mM NH4HCO3、0.025%NH3・H2O/MeCN)により精製した後、メトキシ-2-メチル-N-(7-(ピリジン-3-イル)-7H-ピロロ[2,3-d]ピリミジン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン(40.9mg、収率24.4%)を白色の固体として得た。LC-MS(ESI)m/z:387[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 9.17 (d, J = 1.9 Hz, 1H), 8.81 (s, 1H), 8.61 (d, J = 4.2 Hz, 1H), 8.36 (d, J = 8.0 Hz, 1H), 8.03 (s, 1H), 7.90 (s, 1H), 7.77 (d, J = 3.6 Hz, 1H), 7.61 (dd, J = 8.1, 4.7 Hz, 1H), 6.75 (d, J = 3.7 Hz, 2H), 3.83 (s, 3H), 3.43 (s, 2H), 2.77 (s, 2H), 2.57 (t, J = 5.5 Hz, 2H), 2.28 (d, J = 66.6 Hz, 3H).
実施例41
Figure 0007633989000367
6-メトキシ-2-メチル-N-(7-(2-メチルピリジン-3-イル)-7H-ピロロ[2,3-d]ピリミジン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1において3-ピリジルボロン酸の代わりに(2-メチルピリジン-3-イル)ボロン酸を使用する、実施例40と同様の手順。LC-MS(ESI)m/z:401[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.80 (s, 1H), 8.62 (d, J = 4.7 Hz, 1H), 7.89 (d, J = 7.9 Hz, 2H), 7.75 (s, 1H), 7.59-7.35 (m, 2H), 6.71 (d, J = 4.7 Hz, 2H), 3.80 (s, 3H), 3.20 (s, 2H), 2.72 (t, J = 5.6 Hz, 2H), 2.54 (d, J = 5.8 Hz, 2H), 2.32 (s, 6H).
実施例164
Figure 0007633989000368
2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルボニトリル
ステップ1:5-ブロモ-2-クロロ-N-フェニル-ピリミジン-4-アミン(1.5g、5.27mmol)および1,1’-ビス(ジフェニルホスフィノ)フェロセン]ジクロロパラジウム(II)(192.87mg、263.58umol)のTHF(30mL)中撹拌混合物に、室温でトリエチルアミン(800.16mg、7.91mmol、1.10mL)および3,3-ジエトキシプロパ-1-イン(1.01g、7.91mmol、1.13mL)を順次加えた。混合物をN2でパージし、室温で10分間撹拌し、続いてCuI(50.20mg、263.58umol)を加えた。反応混合物をN2で再度パージし、60℃で48時間撹拌し、室温に冷却し、EtOAc(100mL)で希釈し、濾過した。濾液を水(50mL)で希釈し、分離した。水性相をEtOAc(30mL×3)で抽出し、合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(5%EtOAc/石油エーテルから20%EtOAc/石油エーテル)により精製して、2-クロロ-5-(3,3-ジエトキシプロパ-1-イニル)-N-フェニル-ピリミジン-4-アミンを黄色の固体として得た(1.18g、収率67%)。LC-MS(ESI)m/z:332[M+H]+。
ステップ2:2-クロロ-5-(3,3-ジエトキシプロパ-1-イニル)-N-フェニル-ピリミジン-4-アミン(400mg、1.21mmol)のTHF(2mL)中撹拌溶液に、室温でTHF中1N TBAF(6.03mmol、6mL)を加えた。反応混合物を60℃で2時間撹拌し、室温に冷却し、H2O(50mL)およびジクロロメタン(50mL)で希釈した。相を分離し、水性層をジクロロメタン(20mL×3)で抽出した。合わせた有機層を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(10%EtOAc/石油エーテルから30%EtOAc/石油エーテル)により精製して、2-クロロ-6-(ジエトキシメチル)-7-フェニル-7H-ピロロ[2,3-d]ピリミジンを灰色の固体として得た(280mg、収率70%)。LC-MS(ESI)m/z:332[M+H]+。
ステップ3:2-クロロ-6-(ジエトキシメチル)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン(100mg、0.3mmol)および中間体W1(57.8mg、0.3mmol)を条件B4下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(MeOH/DCM:5~10%)により精製した後、N-(6-(ジエトキシメチル)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(60mg、収率40.9%)を灰白色の固体として得た。LC-MS(ESI)m/z:488[M+H]+。
ステップ4:N-(6-(ジエトキシメチル)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-2-イル)-6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-アミン(60mg、0.123mmol)のジオキサン(1mL)中撹拌溶液に、室温で12N HCl(0.2mL)を加えた。反応混合物を30分間撹拌し、2N NaOHでpH8に塩基性化し、EtOAc(5mL×3)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルバルデヒドを灰色の固体として得た(50mg、収率98%)。LC-MS(ESI)m/z:414[M+H]+。
ステップ5:2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルバルデヒド(50mg、0.121mmol)およびピラジン(19.7mg、0.246mmol)のエタノール(1mL)中撹拌溶液に、室温でヒドロキシルアミン塩酸塩(10.3mg、0.148mmol)を加えた。反応混合物を90℃で2時間撹拌し、真空で濃縮した。残渣を水(10mL)で希釈し、EtOAc(10mL×3)で抽出した。合わせた有機相をブライン(10mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮して、2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルバルデヒドオキシムを黄色の固体として得た(52mg、収率99%)。LC-MS(ESI)m/z:429[M+H]+。
ステップ6:2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルバルデヒドオキシム(52mg、0.121mmol)のTEA(2mL)中撹拌溶液に、無水酢酸(24.78mg、0.243mmol)を加えた。反応混合物を90℃で2時間撹拌し、室温に冷却し、真空で濃縮した。残渣を分取HPLC(0.1%ギ酸/MeCN)により精製して、2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルボニトリルを黄色の固体として得た(3.1mg、収率6%)。LC-MS(ESI)m/z:411[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.98 (s, 1H), 8.37 (s, 1H), 8.24 (br, 1H), 7.87 (s, 1H), 7.78-7.63 (m, 5H), 7.61-7.59 (m, 1H)), 6.74 (s, 1H), 3.80 (s, 3H), 3.28 (s, 2H), 2.75 (s, 2H), 2.55 (s, 2H), 2.35 (s, 3H).
実施例165
Figure 0007633989000369
2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルボン酸
2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルバルデヒド(30mg、0.073mmol)の水(3mL)およびエタノール(3mL)の混合溶媒中溶液に、水酸化ナトリウム(14.5mg、0.363mmol)および酸化銀(33.6mg、0.145mmol)を加えた。反応混合物を80℃で16時間撹拌し、室温に冷却し、水(20mL)で希釈し、pH3~4に酸性化した。混合物をDCM(20mL×3)で抽出し、有機相を無水硫酸ナトリウムで脱水し、濾過した。濾液を真空で濃縮し、残渣を分取HPLCにより精製して、2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-フェニル-7H-ピロロ[2,3-d]ピリミジン-6-カルボン酸(4.4mg、収率14.1%)を黄色の固体として得た。LC-MS(ESI)m/z:430[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.88 (s, 1H), 7.92 (s, 1H), 7.89 (s, 1H), 7.53-7.51 (m, 2H), 7.47-7.42 (m, 3H), 7.25 (s, 1H), 6.71 (s, 1H), 3.81 (s, 3H), 3.26 (s, 2H), 2.74-2.73 (m, 2H), 2.61-2.59 (m, 2H), 2.39 (s, 3H).
実施例43
Figure 0007633989000370
6-メトキシ-2-メチル-N-(9-フェニル-9H-プリン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン
ステップ1:2,4-ジクロロ-5-ニトロ-ピリミジン(1g、5.16mmol)のジオキサン(20mL)中溶液に、室温でアニリン(0.96mg、10.31mmol)をゆっくり加えた。次いで混合物を室温で1時間撹拌し、濾過した。濾液を濃縮して、2-クロロ-5-ニトロ-N-フェニル-ピリミジン-4-アミンを黄色の固体として得た(800mg、収率62%)。LC-SM(ESI)m/z:251[M+H]+。
ステップ2:2-クロロ-5-ニトロ-N-フェニル-ピリミジン-4-アミン(500mg、1.99mmol)の酢酸エチル/EtOH/H2O(6mL/27mL/3mL)中混合物に、室温でFe(557.1mg、9.97mmol)およびNH4Cl(74.7mg、1.40mmol)を加えた。混合物を60℃で2時間撹拌した。室温に冷却した後、混合物を濾過し、メタノール(30mL)で洗浄した。濾液を濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1v/v)により精製して、2-クロロ-N4-フェニル-ピリミジン-4,5-ジアミンを淡黄色の固体として得た(350mg、収率79%)。LC-MS(ESI)m/z:221[M+H]+。
ステップ3:2-クロロ-N4-フェニル-ピリミジン-4,5-ジアミン(300mg、1.36mmol)のオルトギ酸トリエチル(10mL)およびDMF(5mL)中溶液に、濃HCl(0.6mL)を加えた。反応混合物を室温で2時間撹拌し、H2O(20mL)で希釈し、EA(20mL×2)で抽出した。合わせた有機層を無水Na2SO4で脱水し、濾過し、濃縮乾固した。残渣をシリカゲルカラム上でのフラッシュカラムクロマトグラフィー(EA/PE=1/2v/v)により精製して、2-クロロ-9-フェニル-プリンを黄色の固体として得た(220mg、収率70%)。LC-MS(ESI)m/z:231[M+H]+。
ステップ4:2-クロロ-9-フェニル-プリン(30mg、0.13mmol)および中間体W1(25mg、0.13mmol)を条件B4下で使用し、分取HPLC(0.05%TFA/MeCN)により精製した後、6-メトキシ-2-メチル-N-(9-フェニル-9H-プリン-2-イル)-1,2,3,4-テトラヒドロイソキノリン-7-アミン(8mg)を黄色の固体として得た。LC-MS(ESI)m/z:387[M+H]。1H NMR (400 MHz, CD3OD): δ 3.07 (s, 3H), 3.12-3.13 (m, 1H), 3.19-3.27 (m, 1H), 3.39-3.48 (m, 1H), 3.74-3.75 (m, 1H), 3.95 (s, 3H), 4.25-4.41 (m, 2H), 6.91 (s, 1H), 7.53-7.57 (m, 1H), 7.66-7.89 (m, 2H), 7.91 (d, J = 1.2 Hz, 2H), 8.40 (s, 1H), 8.57 (s, 1H), 8.67 (s, 1H).
実施例44
Figure 0007633989000371
2-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-9H-プリン-9-イル)-N,N-ジメチルベンズアミド
ステップ1においてアニリンの代わりに2-アミノ-N,N-ジメチルベンズアミドを使用する、実施例43と同様の手順。LC-MS(ESI)m/z:458[M+H]。1H NMR (400 MHz, CD3OD): δ 2.73 (s, 3H), 2.77 (s, 3H), 2.84 (s, 3H), 3.03 (t, J = 6.0 Hz, 2H), 3.18 (t, J = 6.0 Hz, 2H), 3.88 (s, 2H), 3.90 (s, 3H), 6.81 (s, 1H), 7.61-7.64 (m, 1H), 7.68-7.76 (m, 1H), 7.76-7.78 (m, 2H), 8.18 (s, 1H), 8.19 (s, 1H), 8.45 (brs, 1H), 8.83 (s, 1H).
実施例45
Figure 0007633989000372
(2-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-9H-プリン-9-イル)フェニル)ジメチルホスフィンオキシド
ステップ1においてアニリンの代わりに(2-アミノフェニル)ジメチルホスフィンオキシドを使用する、実施例43と同様の手順。LC-MS(ESI)m/z:463[M+H]。1H NMR (400 MHz, CD3OD): δ 1.62 (s, 3H), 1.65 (s, 3H), 2.87 (s, 3H), 3.07 (t, J = 6.0 Hz, 2H), 3.33 (t, J = 6.0 Hz, 2H), 3.89 (s, 3H), 3.94 (s, 2H), 6.82 (s, 1H), 7.60-7.63 (m, 1H), 7.81-7.91 (m, 2H), 8.01-8.07 (m, 1H), 8.12 (s, 1H), 8.35 (s, 1H), 8.45 (brs, 1H), 8.85 (s, 1H).
実施例166
Figure 0007633989000373
2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-メチル-9-フェニル-7,9-ジヒドロ-8H-プリン-8-オン
ステップ1:2-クロロ-N4-フェニル-ピリミジン-4,5-ジアミン(410mg、1.86mmol)のジクロロメタン(30mL)中溶液に、CDI(301.29mg、1.86mmol)を加えた。混合物を25℃で16時間撹拌し、飽和NaHCO3水溶液(20mL)で希釈し、分離した。水性相をDCM/MeOH(v/v、10/1、20mL×3)で抽出した。合わせた有機相を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(80~100%EtOAc/ヘキサン)により精製して、2-クロロ-9-フェニル-7,9-ジヒドロ-8H-プリン-8-オンを薄黄色の固体として得た(264mg、収率58%)。LC-MS(ESI)m/z:247[M+H]+。
ステップ2:2-クロロ-9-フェニル-7,9-ジヒドロ-8H-プリン-8-オン(230mg、932.49umol)およびヨードメタン(463.3mg、3.26mmol)のTHF(10mL)中溶液に、0℃で水素化ナトリウム(111.9mg、2.80mmol、鉱油中60%分散液)を加えた。混合物を0~25℃で6時間撹拌し、水(10mL)を用いてクエンチし、分離した。水性相をジクロロメタン/メタノール(v/v、10/1、20mL×3)で抽出した。合わせた有機層を無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(石油エーテル中30~40%EtOAc)に通して精製して、2-クロロ-7-メチル-9-フェニル-7,9-ジヒドロ-8H-プリン-8-オンを薄黄色の固体として得た(80mg、収率24%)。LC-MS(ESI)m/z:261[M+H]+。
ステップ3:2-クロロ-7-メチル-9-フェニル-7,9-ジヒドロ-8H-プリン-8-オン(70mg、0.268mmol)および中間体W1(21.4mg、0.268mmol)を条件B3下で使用し、分取HPLC(0.1%FA/MeCN)により精製した後、2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-7-メチル-9-フェニル-7,9-ジヒドロ-8H-プリン-8-オン(44.2mg、収率39.5%)を黄色の固体として得た。LC-MS(ESI)m/z:417[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 8.29 (s, 1H), 8.25 (s, 1H), 7.88 (s, 1H), 7.67 (s, 2H), 7.58 (t, J = 7.7 Hz, 2H), 7.47 (t, J = 7.3 Hz, 1H), 6.71 (s, 1H), 3.79 (s, 3H), 3.40 (s, 3H), 3.28-3.20 (m, 2H), 2.74 (s, 2H), 2.55 (s, 2H), 2.34 (s, 3H).
実施例46
Figure 0007633989000374
N-(6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)-8-フェニル-7,8-ジヒドロ-6H-ピリミド[5,4-b][1,4]オキサジン-2-アミン
ステップ1:2,4-ジクロロ-5-メトキシ-ピリミジン(1.00g、5.59mmol)のジオキサン(15mL)中溶液に、DIPEA(1.44g、11.17mmol、1.95mL)およびアニリン(0.520mg、5.59mmol)を加えた。混合物をN2雰囲気下120℃で終夜撹拌し、濃縮した。残渣をシリカゲルカラム上でのフラッシュカラムクロマトグラフィー(PE/EA=2/1v/v)により精製して、2-クロロ-5-メトキシ-N-フェニル-ピリミジン-4-アミンを黄色の固体として得た(950mg、収率72%)。LC-MS(ESI)m/z:236[M+H]+。
ステップ2:2-クロロ-5-メトキシ-N-フェニル-ピリミジン-4-アミン(100mg、0.424mmol)のDCM(5mL)中溶液に、0℃で三臭化ホウ素(1.06g、4.24mmol)を加えた。混合物を窒素下室温で3日間撹拌し、0℃でMeOH(30mL)中に注ぎ入れ、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=1/1v/v、次いでDCM/MeOH=10/1v/v)により精製して、4-アニリノ-2-クロロ-ピリミジン-5-オールを白色の固体として得た(94mg、収率100%)。LC-MS(ESI)m/z:222[M+H]+。
ステップ3:4-アニリノ-2-クロロ-ピリミジン-5-オール(94mg、0.424mmol)のDMF(5mL)中溶液に、炭酸カリウム(175.85mg、1.27mmol)および1-ブロモ-2-クロロ-エタン(91.2mg、0.636mmol)を加えた。混合物を室温で16時間撹拌し、H2O(20mL)で希釈し、EA(20mL×3)で抽出した。有機層を無水Na2SO4で脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=2/1)により精製して、2-クロロ-8-フェニル-6,7-ジヒドロピリミド[5,4-b][1,4]オキサジンを白色の固体として得た(60mg、収率57%)。LC-MS(ESI)m/z:248[M+H]+。
ステップ4:2-クロロ-8-フェニル-6,7-ジヒドロピリミド[5,4-b][1,4]オキサジン(50mg、0.202mmol)および中間体W1(46.2mg、0.202mmol)を条件B3下で使用して、N-(6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)-8-フェニル-7,8-ジヒドロ-6H-ピリミド[5,4-b][1,4]オキサジン-2-アミン(48mg、収率59%)を白色の固体として得、これを濾取した。LC-MS(ESI)m/z:404[M+H]+。1H NMR (400 MHz, CD3OD): δ 3.03 (s, 3H), 3.06-3.10 (m, 1H), 3.12-3.28 (m, 2H), 3.68-3.71 (m, 1H), 3.80-3.81 (m, 2H), 3.90 (s, 3H), 4.09 (t, J = 4.0 Hz, 2H), 4.44 (t, J = 4.0 Hz, 2H), 6.89 (s, 1H), 7.36 (s, 1H), 7.52-7.54 (m, 2H), 7.56-7.60 (m, 1H), 7.63-7.67 (m, 2H), 7.72 (s, 1H).
実施例47
Figure 0007633989000375
(2-(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-6H-ピリミド[5,4-b][1,4]オキサジン-8(7H)-イル)フェニル)ジメチルホスフィンオキシド
ステップ1においてアニリンの代わりに2-ジメチルホスホリルアニリンを使用する、実施例46と同様の手順。LC-MS(ESI)m/z:480[M+H]+。1H NMR (400 MHz, CD3OD): δ 1.63 (d, J = 13.2 Hz, 3H), 1.80 (d, J = 13.6 Hz, 3H), 2.88 (s, 3H), 2.98 (t, J = 6.0 Hz, 2H), 3.26 (t, J = 6.4 Hz, 2H), 3.46-3.55 (m, 2H), 3.84 (s, 3H), 3.87-3.94 (m, 2H), 4.38-4.45 (m, 2H), 6.70 (s, 1H), 7.31 (s, 1H), 7.54-7.58 (m, 1H), 7.71-7.76 (m, 2H), 7.85 (t, J = 8.0 Hz, 1H), 7.98-8.04 (m, 1H), 8.46 (brs, 1H).
実施例171
Figure 0007633989000376
2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-8-フェニルピリド[2,3-d]ピリミジン-7(8H)-オン
ステップ1:5-ブロモ-2,4-ジクロロ-ピリミジン(1.2g、5.27mmol)のMeCN(20mL)中溶液に、0℃でトリエチルアミン(639.45mg、6.32mmol、880.78uL)およびアニリン(529.64mg、5.69mmol)を加えた。反応混合物を25℃で16時間撹拌し、真空で濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EtOAc=0~50%)により精製して、5-ブロモ-2-クロロ-N-フェニルピリミジン-4-アミンを黄色の固体として得た(1.2g、収率76%)。LC-MS(ESI)m/z:284[M+H]+。
ステップ2:5-ブロモ-2-クロロ-N-フェニルピリミジン-4-アミン(283mg、994.59umol)、アクリル酸(358.4mg、4.97mmol)およびDIPEA(1.29g、9.95mmol)のTHF(4mL)中溶液に、ビス(ベンゾニトリル)パラジウム(II)クロリド(19.07mg、49.73umol)およびトリス-o-トリルホスファン(15.14mg、0.050mmol)を加えた。混合物をN2雰囲気下70℃で24時間撹拌した。反応混合物を何ら精製せずに次のステップに使用した。LC-MS(ESI)m/z:276[M+H]+。
ステップ3:上記反応混合物に無水酢酸(540.00mg、5.29mmol)を加えた。次いで混合物を80℃で24時間撹拌し、真空で濃縮した。残渣をDCM(50mL)および水(50mL)で希釈し、分離した。有機相を1N HCl(10mL)で洗浄し、無水Na2SO4で脱水し、濾過した。濾液を真空で濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=0~60%)に通して精製して、2-クロロ-8-フェニルピリド[2,3-d]ピリミジン-7(8H)-オンを黄色の固体として得た(88mg、収率34%)。LC-MS(ESI)m/z:258[M+H]+。
ステップ4:2-クロロ-8-フェニルピリド[2,3-d]ピリミジン-7(8H)-オン(40mg、0.155mmol)および中間体W1(35.5mg、0.155mmol)を条件B3下で使用し、分取HPLC(10mM NH4HCO3、0.025%NH3・H2O/MeCN)により精製した後、2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)-8-フェニルピリド[2,3-d]ピリミジン-7(8H)-オン(17.1mg、収率26.6%)を白色の固体として得た。LC-MS(ESI)m/z:414[M+H]+。1H NMR (500 MHz, DMSO-d6) δ 8.81 (s, 1H), 8.11 (s, 1H), 7.94 (d, J = 9.4 Hz, 1H), 7.61 (s, 2H), 7.53 (t, J = 7.4 Hz, 1H), 7.34 (d, J = 7.2 Hz, 2H), 7.14 (s, 1H), 6.68 (s, 1H), 6.49 (d, J = 9.4 Hz, 1H), 3.79 (s, 3H), 2.91 (s, 2H), 2.68 (s, 2H), 2.47 (s, 2H), 2.35 (s, 3H).
実施例172
Figure 0007633989000377
(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)キナゾリン-7-イル)ジメチルホスフィンオキシド
ステップ1:7-ブロモ-2-クロロキナゾリン(100mg、0.411mmol)および中間体W1(94.8mg、0.493mmol)を条件B3下で使用し、シリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA:5/1)により精製した後、7-ブロモ-N-(6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)キナゾリン-2-アミン(90mg、収率52.1%)を黄色の固体として得た。LC-MS(ESI)m/z:401[M+H]+。
ステップ2:7-ブロモ-N-(6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)キナゾリン-2-アミン(80mg、200.36umol)、ジメチルホスフィンオキシド(23.5mg、300.54umol)、Pd2(dba)3(9.2mg、10.02umol)、Xantphos(5.8mg、10.02umol)およびトリエチルアミン(60.8mg、601.08umol)のジオキサン(1mL)中混合物を窒素でパージし、110℃で16時間撹拌した。反応混合物を分取HPLC(MeCN/10mM NH4HCO3、0.025%NH3・H2O)により精製して、(2-((6-メトキシ-2-メチル-1,2,3,4-テトラヒドロイソキノリン-7-イル)アミノ)キナゾリン-7-イル)ジメチルホスフィンオキシドを黄色の固体として得た(2.9mg、収率3.6%)。LC-MS(ESI)m/z:496[M+H]+。1H NMR (400 MHz, DMSO-d6) δ 9.35 (s, 1H), 8.34 (s, 1H), 8.28 (s, 1H), 8.09 (s, 1H), 8.03 (dd, J = 12.7, 7.7 Hz, 2H), 7.69 (t, J = 9.0 Hz, 1H), 6.81 (s, 1H), 3.83 (s, 3H), 3.52 (s, 2H), 2.81 (d, J = 5.5 Hz, 2H), 2.61 (t, J = 5.7 Hz, 2H), 2.37 (s, 3H), 1.75 (d, J = 13.4 Hz, 6H).
実施例50
Figure 0007633989000378
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-メチルフェニル)ジメチルホスフィンオキシド
ステップ1:中間体12(200mg、734.89umol)、2-ブロモ-4-ヨード-1-メチルベンゼン(181.84mg、612.41umol)、Pd(dppf)Cl2・CH2Cl2(50.01mg、61.24umol)およびK2CO3(253.92mg、1.84mmol)の1,4-ジオキサン(6mL)およびH2O(0.6mL)中混合物を、窒素雰囲気下80℃で3時間撹拌し、室温に冷却し、濾過した。濾液を濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE/EA=1/9v/v)で精製して、5-(3-ブロモ-4-メチルフェニル)-3-エチル-1H-ピロロ[2,3-b]ピリジンを薄黄色の粉体として得た(100mg、収率49%)。LC-MS(ESI)m/z:315[M+H]+)。
ステップ2:5-(3-ブロモ-4-メチルフェニル)-3-エチル-1H-ピロロ[2,3-b]ピリジン(49mg、154.48umol)、ジメチルホスフィンオキシド(14.47mg、185.38umol)、Pd(OAc)2(1.73mg、7.72umol)、Xantphos(4.47mg、7.72umol)およびK3PO4(36.07mg、169.93umol)のDMF(4mL)中混合物を、窒素雰囲気により保護されたマイクロ波条件下140℃で2時間撹拌した。室温に冷却した後、混合物をH2O(20mL)で希釈し、EA(20mL×3)で抽出した。合わせた有機層をブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣を分取HPLC(MeCN/0.1%HCOOH)で精製して、(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-メチルフェニル)ジメチルホスフィンオキシドを白色の固体として得た(14.6mg、収率30%)。LC-MS(ESI)m/z:313[M+H]+。
実施例51
Figure 0007633989000379
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-フルオロフェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに2-ブロモ-1-フルオロ-4-ヨードベンゼンを使用する、実施例50と同様の手順。LC-MS(ESI)m/z:317[M+H]+。
実施例52
Figure 0007633989000380
(2-クロロ-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
実施例53
Figure 0007633989000381
(3-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに2-ブロモ-1-クロロ-4-ヨードベンゼンを使用する、実施例50と同様の手順。実施例53をステップ2における副生成物として得た。
(2-クロロ-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド:LC-MS(ESI)m/z:333[M+H]+。
(3-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド:LC-MS(ESI)m/z:299[M+H]+。
実施例54
Figure 0007633989000382
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-メトキシフェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに2-ブロモ-4-ヨード-1-メトキシベンゼンを使用する、実施例50と同様の手順。LC-MS(ESI)m/z:329[M+H]+。
実施例55
Figure 0007633989000383
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-ヒドロキシフェニル)ジメチルホスフィンオキシド
実施例54(28mg、85.28umol)の無水DCM(5mL)中撹拌溶液に、室温で三臭化ホウ素(68.67mg、274.10umol、0.2mL)を滴下添加した。反応混合物を室温で2時間撹拌し、MeOHを加えることにより注意深くクエンチした。得られた混合物を濃縮し、残渣を分取HPLC(MeCN/0.1%HCOOH)で精製して、(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-ヒドロキシフェニル)ジメチルホスフィンオキシドを白色の固体として得た(21mg、収率78%)。LC-MS(ESI)m/z:315[M+H]+。
実施例56
Figure 0007633989000384
(3-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-5-メチルフェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに1,3-ジブロモ-5-メチル-ベンゼンを使用する、実施例50と同様の手順。LC-MS(ESI)m/z:313[M+H]+。
実施例57
Figure 0007633989000385
(3-アミノ-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに3,5-ジブロモアニリンを使用する、実施例50と同様の手順。LC-MS(ESI)m/z:314[M+H]+。
実施例58
Figure 0007633989000386
N-(2-(ジメチルホスホリル)-4-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)アセトアミド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体17を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:356[M+H]+。
実施例59
Figure 0007633989000387
N-(2-ブロモ-4-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)アセトアミド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体18を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:368[M+H]+。
実施例60
Figure 0007633989000388
(2-アミノ-3-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-6-フルオロフェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体19を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:332[M+H]+。
実施例61
Figure 0007633989000389
(2-(ジフルオロメチル)-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体21を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:349[M+H]+。
実施例62
Figure 0007633989000390
(3-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-フルオロ-6-メチルフェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体22を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:331[M+H]+。
実施例63
Figure 0007633989000391
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(オキサゾール-2-イル)フェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体25を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:366[M+H]+。
実施例64
Figure 0007633989000392
(6-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-3-メチルピリジン-2-イル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体24を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:314[M+H]+。
実施例65
Figure 0007633989000393
(2-((ジメチルアミノ)メチル)-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体26を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:356[M+H]+。
実施例66
Figure 0007633989000394
1-(2-(ジメチルホスホリル)-4-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ピロリジン-2-オン
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体27を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:382[M+H]+。
実施例67
Figure 0007633989000395
2-(ジメチルホスホリル)-4-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)ベンズアミド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体28を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:342[M+H]+。
実施例68
Figure 0007633989000396
N-(3-(ジメチルホスホリル)-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)アセトアミド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体29を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:356[M+H]+。
実施例69
Figure 0007633989000397
(2-アミノ-5-(2-クロロ-3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
実施例70
Figure 0007633989000398
(2-アミノ-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンおよび中間体12の代わりに2-ブロモ-4-ヨードアニリンおよび中間体14を使用する、実施例50と同様の手順。
(2-アミノ-5-(2-クロロ-3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド:[HCOOH塩]LC-MS(ESI)m/z:348[M+H]。
(2-アミノ-5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド:[HCOOH塩]をステップ2における副生成物として得た。LC-MS(ESI)m/z:314[M+H]+。
実施例71
Figure 0007633989000399
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(メチルアミノ)フェニル)ジメチルホスフィンオキシド
ステップ1および2:ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体16を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:428[M+H]+。
ステップ3:tert-ブチル(2-(ジメチルホスホリル)-4-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)(メチル)カルバメート(25mg、58.48umol)のDCM(5mL)中溶液に、0℃でTFA(1.48g、12.98mmol、1mL)を加えた。混合物を室温で2時間撹拌した。蒸発させた後、残渣を分取HPLC(MeCN/0.1%HCOOH)で精製して、(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(メチルアミノ)フェニル)ジメチルホスフィンオキシドを黄色の固体として得た(18mg、収率94%)。LC-MS(ESI)m/z:328[M+H]+。
実施例72
Figure 0007633989000400
メチル2-(ジメチルホスホリル)-4-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)ベンゾエート
ステップ1において2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに中間体20を使用する、実施例50と同様の手順。LC-MS(ESI)m/z:357[M+H]+。
実施例73
Figure 0007633989000401
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(ヒドロキシメチル)フェニル)ジメチルホスフィンオキシド
メチル2-ジメチルホスホリル-4-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)ベンゾエート(139.61mg、391.78umol)の乾燥THF(5mL)中溶液に、0℃で四水素化アルミニウムリチウム(26.58mg、783.56umol)を滴下添加した。混合物を室温で1時間撹拌し、氷水(10mL)中に注ぎ入れ、DCM(10mL×3)で抽出した。有機層をブライン(10mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣を逆相クロマトグラフィー(MeOH/0.1%トリフルオロ酢酸)で精製して、(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(ヒドロキシメチル)フェニル)ジメチルホスフィンオキシドを白色の固体として得た(100mg、収率78%)。LC-MS(ESI)m/z:329[M+H]+。
実施例74
Figure 0007633989000402
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(フルオロメチル)フェニル)ジメチルホスフィンオキシド
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(ヒドロキシメチル)フェニル)ジメチルホスフィンオキシド(200mg、609.12umol)のDCM(5mL)中溶液に、0℃でDAST(117.82mg、730.94umol)を滴下添加した。混合物を室温で2時間撹拌し、濃縮した。残渣を分取HPLC(MeCN/0.05%トリフルオロ酢酸)で精製して、(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(フルオロメチル)フェニル)ジメチルホスフィンオキシドを白色の固体として得た(2.5mg、収率1.5%)。LC-MS(ESI)m/z:331[M+H]+。
実施例75
Figure 0007633989000403
(3-アミノ-6-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)ピリジン-2-イル)ジメチルホスフィンオキシド
ステップ1:中間体15(330mg、1.10mmol)、ジメチルホスフィンオキシド(103.40mg、1.32mmol)、酢酸パラジウム(II)(24.79mg、110.40umol)、Xantphos(127.76mg、220.80umol)およびリン酸カリウム(468.70mg、2.21mmol)のDMF(15mL)中混合物を、窒素下50℃で4時間撹拌した。室温に冷却した後、混合物を濾過し、濾液をH2O(20mL)で希釈した。得られた混合物をEA(30mL×3)で抽出した。有機層をブライン(30mL×3)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣を逆相カラムクロマトグラフィー(H2O中MeOH、0%v/vから100%v/v)で精製して、6-ブロモ-2-ジメチルホスホリル-ピリジン-3-アミンを白色の固体として得た(180mg、収率60%)。LC-MS(ESI)m/z:249[M+H]+。
ステップ2:6-ブロモ-2-ジメチルホスホリル-ピリジン-3-アミン(100mg、401.53umol)、中間体12(131.13mg、481.84umol)、Pd(dppf)Cl2・DCM(29.38mg、40.15umol)および炭酸カリウム(110.99mg、803.07umol)のジオキサン(5mL)およびH2O(0.5mL)中混合物を、窒素下90℃で終夜撹拌した。室温に冷却した後、混合物を濾過し、濾液を濃縮した。残渣をEA(50mL)で希釈し、H2O(20mL)およびブライン(20mL)で洗浄し、無水Na2SO4で脱水し、濾過し、濃縮した。残渣を分取TLC(DCM/MeOH=10/1v/v)で精製して、(3-アミノ-6-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)ピリジン-2-イル)ジメチルホスフィンオキシドを黄色の固体として得た(2mg)。LC-MS(ESI)m/z:315[M+H]+。
実施例76
Figure 0007633989000404
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(オキセタン-3-イルアミノ)フェニル)ジメチルホスフィンオキシド
ステップ1において中間体15の代わりに中間体30を使用する、実施例75と同様の手順。LC-MS(ESI)m/z:370[M+H]+。
実施例77
Figure 0007633989000405
(2-アミノ-5-(3-イソプロピル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド
ステップ1:1-(5-ブロモ-1H-ピロロ[2,3-b]ピリジン-3-イル)エタノン(590mg、2.47mmol)の乾燥THF(25mL)中溶液に、0℃で水素化ナトリウム(油中60%分散、71.99mg、3mmol)を一部ずつ加え、混合物を0℃で1時間撹拌した。TsCl(714.90mg、3.75mmol)を0℃で上記混合物に一部ずつ加えた。混合物を室温で2時間撹拌し、H2O(20mL)を用いてクエンチし、EA(30mL×3)で抽出した。有機層をブライン(30mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=2/3v/v)で精製して、1-(5-ブロモ-1-トシル-1H-ピロロ[2,3-b]ピリジン-3-イル)エタン-1-オンを黄色の固体として得た(800mg、収率83%)。LC-MS(ESI)m/z:393[M+H]+。
ステップ2:1-(5-ブロモ-1-トシル-1H-ピロロ[2,3-b]ピリジン-3-イル)エタン-1-オン(1.62g、4.12mmol)の乾燥THF(20mL)中溶液に、0℃でメチルマグネシウムブロミド(エーテル中3M、6.87mL、20.6mmol)を滴下添加した。混合物を0℃で2時間撹拌し、氷水(50mL)中に注ぎ入れ、酢酸エチル(100mL×3)で抽出した。有機層をブライン(50mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(EA/PE=1/4v/v)で精製して、2-(5-ブロモ-1-トシル-1H-ピロロ[2,3-b]ピリジン-3-イル)プロパン-2-オールを黄色の固体として得た(900mg、収率76%)。LC-MS(ESI)m/z:409[M+H]+。
ステップ3:2-(5-ブロモ-1-トシル-1H-ピロロ[2,3-b]ピリジン-3-イル)プロパン-2-オール(900mg、2.20mmol)の乾燥DCM(10mL)中溶液に、0℃でEt3SiH(1.28g、10.99mmol、1.76mL)およびトリフルオロ酢酸(1.25g、10.99mmol、847.02uL)を加えた。混合物を室温で終夜撹拌し、氷水(20mL)中に注ぎ入れ、飽和NaHCO3水溶液でpH4~5に塩基性化し、DCM(30mL×3)で抽出した。有機層をブライン(30mL)で洗浄し、無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(PE中EA、3%v/vから10%v/v)で精製して、5-ブロモ-3-イソプロピル-1-トシル-1H-ピロロ[2,3-b]ピリジンを白色の固体として得た(570mg、収率66%)。LC-MS(ESI)m/z:393[M+H]+。
ステップ4:5-ブロモ-3-イソプロピル-1-トシル-1H-ピロロ[2,3-b]ピリジン(200mg、508.52umol)、中間体13(225.11mg、762.78umol)、Pd(dppf)Cl2-CH2Cl2(41.53mg、50.85umol)およびK2CO3(210.85mg、1.53mmol)のジオキサン(3mL)およびH2O(0.43mL)中混合物を、N2下100℃で終夜撹拌した。室温に冷却した後、混合物を濃縮し、残渣をシリカゲル上でのフラッシュカラムクロマトグラフィー(DCM/MeOH=20/1v/v)で精製して、(2-アミノ-5-(3-イソプロピル-1-トシル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシドを茶褐色の油状物として得た(290mg、収率100%)。LC-MS(ESI)m/z:482[M+H]+。
ステップ5:(2-アミノ-5-(3-イソプロピル-1-トシル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシド(100mg、207.66umol)のメタノール(5mL)中溶液に、室温でNaOH水溶液(3N、3mL、9mmol)を加えた。混合物を2時間還流させ、濃縮した。残渣をH2O(10mL)で希釈し、希薄HCl溶液(1N)でpH約5に調整し、DCM(20mL×3)で抽出した。有機層を無水硫酸ナトリウムで脱水し、濾過し、濃縮した。残渣を分取HPLC(MeCN/0.1%HCOOH)で精製して、(2-アミノ-5-(3-イソプロピル-1H-ピロロ[2,3-b]ピリジン-5-イル)フェニル)ジメチルホスフィンオキシドを白色の固体として得た(10.8mg、収率16%)。LC-MS(ESI)m/z:328[M+H]+。
実施例78
Figure 0007633989000406
(5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(トリフルオロメチル)フェニル)ジメチルホスフィンオキシド
ステップ1:2-ブロモ-4-ヨード-1-メチルベンゼンの代わりに5-ブロモ-2-(トリフルオロメチル)アニリンを使用する、実施例50のステップ1と同様の手順。LC-MS(ESI)m/z:306[M+H]+。
ステップ2:5-(3-エチル-1H-ピロロ[2,3-b]ピリジン-5-イル)-2-(トリフルオロメチル)アニリン(50mg、163.77umol)のTHF(5mL)中溶液に、-78℃でフッ化ホウ素エチルエーテル(92.98mg、655.10umol、82.28uL)および亜硝酸tert-ブチル(59.11mg、573.21umol、68.18uL)を加えた。混合物をこの温度で10分間撹拌し、室温に加温し、30分間撹拌した。混合物をEt2O(10mL)で希釈し、濾過して固体を除去した。濾液を濃縮し(20℃未満)、得られたジアゾニウム塩を0℃でKI(40.78mg、245.66umol)およびヨウ素(14.66mg、114.64umol)のアセトン(5mL)中混合物に加えた。得られた混合物を室温で終夜撹拌し、濃縮した。残渣をシリカゲル上でのフラッシュカラムクロマトグラフィーで精製して、3-エチル-5-(3-ヨード-4-(トリフルオロメチル)フェニル)-1H-ピロロ[2,3-b]ピリジンを黄色の固体として得た(30mg、収率44%)。LC-MS(ESI)m/z:417[M+H]+。
ステップ3:5-(3-ブロモ-4-メチルフェニル)-3-エチル-1H-ピロロ[2,3-b]ピリジンの代わりに3-エチル-5-(3-ヨード-4-(トリフルオロメチル)フェニル)-1H-ピロロ[2,3-b]ピリジンを使用する、実施例50のステップ2と同様の手順。LC-MS(ESI)m/z:367[M+H]+。

Claims (20)

  1. 構造式(I-2):
    により表される化合物、またはその薬学的に許容される塩もしくは立体異性体[式中、
    Aは、CR2またはNであり、
    (i)Rが、
    であり、ここで、
    結合がピリミジン環に接続しており、
    それぞれのRaが、独立してH、F、またはClであり、
    Ra1が、独立して、H、C1~4アルキル、またはC1~4ヒドロキシアルキルであり、
    Ra1’が、独立して-(CHRaa)kOH、-(CHRaa)kCN、-(CHRaa)kC(O)OR11、-(CHRaa)kC(O)NR11R12、-(CHRaa)kC(O)NR11OR12、-(CHRaa)kC(O)NR11S(=O)2R12、-(CHRaa)kS(=O)2R11、-(CHRaa)kS(=O)2NR11R12、-(CHRaa)kNR11S(=O)2R12、-(CHRaa)k-5~6員ヘテロアリール、または-(CHRaa)kP(=O)R11R12であり、
    Raaが、独立してH、またはハロゲンにより場合に応じて置換されているC1~3アルキルであり、
    R1は、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、フェニル、5~6員ヘテロアリール、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R1により表される、またはR1により表される基における、アルキル、アルケニル、アルキニル、アルコキシ、フェニル、ヘテロアリール、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4アルコキシ、C1~4ハロアルキル、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、あるいは
    (ii) RおよびR1は、それらが結合している炭素原子と一緒になって、下記:
    により表される環を形成し、
    ここで、
    結合は、ピリミジン環内の他の原子に接続しており、
    それぞれの場合にRbは、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、COOH、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)C1~6アルキル、C(O)OR11、NR11C(O)R12、S(=O)2R11、S(=O)2NR11R12、NR11S(=O)2R12、P(=O)R11R12、C3~6シクロアルキル、3~7員ヘテロシクリル、または5~6員ヘテロアリールであり、Rbにより表される、またはRbにより表される基における、アルキル、アルケニル、アルキニル、アルコキシ、シクロアルキル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、C(O)NR11OR12、C(O)NR11S(=O)2R12、C(O)OR11、NR11S(=O)2R12、P(=O)R11R12、S(=O)2R11、S(=O)2NR11R12、および5~6員ヘテロアリールからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
    それぞれの場合にRcは、独立して、フェニル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロシクリル、NおよびOから選択される1~3個のヘテロ原子を有する5~6員単環式ヘテロアリールであり、Rcにより表されるフェニル、ヘテロシクリル、またはヘテロアリールは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、およびP(O)ジ-C1~6アルキルからなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
    それぞれの場合にR2は、独立して、H、重水素、ハロゲン、OH、CN、NH2、NO2、C1~6アルキル、C2~6アルケニル、C2~6アルキニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキル、P(=O)R11R12、S(=O)2R11、またはS(=O)2NR11R12であり、R2により表される、またはR2により表される基における、アルキル、アルケニル、アルキニル、またはアルコキシは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
    R3は、H、C1~6アルキル、C(O)C1~6アルキル、C3~6シクロアルキル、または3~7員ヘテロシクリルであり、R3により表される、またはR3により表される基における、アルキル、シクロアルキル、またはヘテロシクリルは、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C3~6シクロアルキル、3~7員ヘテロシクリル、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されており、
    それぞれの場合にR11およびR12は、独立してHまたはC1~4アルキルであり、
    mは、0、1、2、または3であり、好ましくは0または1であり、
    kは0または1である]。
  2. Rが、
    であり、ここで、
    結合がピリミジン環に接続しており、
    Ra1が、独立して、H、C1~4アルキル、またはC1~4ヒドロキシアルキルであり、
    Ra1’が、独立して-(CHRaa)kOH、-(CHRaa)kCN、-(CHRaa)kC(O)OR11、-(CHRaa)kC(O)NR11R12、-(CHRaa)kC(O)NR11OR12、-(CHRaa)kC(O)NR11S(=O)2R12、-(CHRaa)kS(=O)2R11、-(CHRaa)kS(=O)2NR11R12、-(CHRaa)kNR11S(=O)2R12、-(CHRaa)k-5~6員ヘテロアリール、または-(CHRaa)kP(=O)R11R12であり、
    Raaが、独立してH、またはハロゲンにより場合に応じて置換されているC1~3アルキルであり、
    Raが、独立してH、F、またはClであり、
    R11およびR12が、独立して、HまたはC1~4アルキルであり、
    kが、0または1である、
    好ましくは、Ra1が、独立して、H、CH3、またはCH2OHであり、
    Ra1’が、独立して-(CHRaa)kOH、-(CHRaa)kCN、-(CHRaa)kC(O)OR11、-(CHRaa)kC(O)NR11R12、-(CHRaa)kC(O)NR11OR12、-(CHRaa)kC(O)NR11S(=O)2R12、-(CHRaa)kS(=O)2R11、-(CHRaa)kS(=O)2NR11R12、-(CHRaa)kNR11S(=O)2R12、-(CHRaa)k-テトロラゾール、または-(CHRaa)kP(=O)R11R12であり、
    Raaが、独立して、H、CH3、またはCF3であり、
    R11およびR12が、独立して、HまたはC1~2アルキルであり、
    kが、0または1であり、
    そして、任意に、それぞれの場合にRaが、独立してHまたはFである、
    請求項1に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  3. (i)R1が、H、ハロゲン、CN、C1~6アルキル、C2~6アルケニル、C1~6アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~6アルキル、C(O)OC1~6アルキル、NR11C(O)C1~6アルキルであり、R1により表される、またはR1により表される基における、アルキル、アルケニル、またはアルコキシが、ハロゲン、OH、CN、C1~4アルキル、C1~4アルコキシ、C1~4ハロアルキル、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されている、または、
    (ii)R1が、H、ハロゲン、CN、C1~4アルキル、C1~4ハロアルキル、C2~4アルケニル、C1~4アルコキシ、またはC1~4ハロアルコキシである、
    請求項1または2に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  4. R1が、H、F、Cl、CN、またはCF3である、または、
    R1がClである、
    請求項1または2に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  5. それぞれの場合にR2が、独立して、H、ハロゲン、OH、CN、NH2、NO2、C1~4アルキル、C1~4アルコキシ、NR11R12、C(O)NR11R12、C(O)C1~4アルキル、C(O)OC1~4アルキル、NR11C(O)C1~4アルキル、P(=O)R11R12、S(=O)2R11、またはS(=O)2NR11R12であり、R2により表される、またはR2により表される基における、アルキルまたはアルコキシが、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されている、
    および/または、
    R3が、H、C1~6アルキル、またはC(O)C1~6アルキルであり、R3により表される、またはR3により表される基におけるアルキルが、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、およびNR11R12からなる群から独立して選択される1~3つの置換基により必要に応じて置換されている、
    請求項1から4のいずれか一項に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  6. RおよびR1が、それらが結合している炭素原子と一緒になって、
    (i)
    により表される環を形成し、ここで、
    結合はピリミジン環内の他の原子に接続している、
    場合により、それぞれの場合にRbが、独立して、H、ハロゲン、OH、CN、NH2、COOH、C1~4アルキル、C1~4ハロアルキル、C1~4ヒドロキシアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、C1~4ヒドロキシアルコキシ、NR11R12、C(O)NR11R12、C(O)C1~4アルキル、C(O)OC1~4アルキル、C(O)NR11OR12、S(=O)2R11、S(=O)2NR11R12、NR11(S=O)2R12、C(O)NR11S(=O)2R12、P(=O)R11R12、5~6員ヘテロアリール、またはNR11C(O)C1~4アルキルであり、
    それぞれの場合にRcが、フェニルまたはピリジニルであり、それぞれが、ハロゲン、OH、CN、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、およびP(=O)ジ-C1~6アルキルからなる群から独立して選択される1または2つの置換基により場合に応じて置換されている、
    請求項1に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  7. RおよびR1が、下の環を形成し、
    、ここで、
    結合はピリミジン環内の他の原子に接続している、
    場合により、それぞれの場合にRbが、独立して、H、ハロゲン、CN、COOH、C1~2アルキル、またはC1~2ハロアルキルであり、
    それぞれの場合にRcが、フェニルまたはピリジニルであり、それぞれが、ハロゲン、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、C1~4ハロアルコキシ、NR11R12、C(O)NR11R12、およびP(=O)ジ-C1~6アルキルからなる群から独立して選択される1または2つの置換基により場合に応じて置換されており、
    それぞれの場合にR11およびR12が、独立してHまたはC1~6アルキルである、
    請求項6に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  8. それぞれの場合にRbが、独立して、H、CN、またはCOOHであり、
    それぞれの場合にRcが、フェニルまたはピリジニルであり、それぞれが、C1~4アルキル、C(O)N(CH3)2、およびP(=O)(CH3)2からなる群から独立して選択される1または2つの置換基により場合に応じて置換されている、
    請求項7に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  9. が、
    である、請求項1から8のいずれか一項に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  10. それぞれの場合にR2が、独立して、H、ハロゲン、C1~4アルキル、C1~4ハロアルキル、C1~4アルコキシ、またはC1~4ハロアルコキシであり、R3が、H、C1~6アルキル、C1~6ヒドロキシアルキル、またはCOCH2NR11R12である、
    請求項1から9のいずれか一項に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  11. それぞれの場合にR2が、H、F、Cl、またはOCH3であり、R3が、HまたはC1~4アルキルである、請求項1から9のいずれか一項に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体。
  12. 治療有効量の請求項1から11のいずれか一項に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体と、薬学的に許容される担体とを含む、医薬組成物。
  13. 治療有効量の請求項1から11のいずれか一項に記載の化合物、またはその薬学的に許容される塩もしくは立体異性体と、1つ以上の治療活性共作用剤とを含む、組合せ物。
  14. がんを有する対象を処置するための、請求項12に記載の医薬組成物。
  15. がんが、乳がん、結腸直腸がん、肺がん、卵巣がん、および膵がんから選択される、請求項14に記載の医薬組成物。
  16. がんが、急性リンパ性白血病(ALL)、胃がん、泌尿生殖器がん、非小細胞肺がん(NSCLC)、頭頸部扁平上皮細胞がんから選択される、請求項14に記載の医薬組成物。
  17. HPK1活性の阻害を必要とする対象においてHPK1活性を阻害するための、請求項12に記載の医薬組成物。
  18. 対象はがんを有し、がんが処置される、請求項17記載の医薬組成物。
  19. がんが、乳がん、結腸直腸がん、肺がん、卵巣がん、および膵がんから選択される、請求項18に記載の医薬組成物。
  20. がんが、急性リンパ性白血病(ALL)、胃がん、泌尿生殖器がん、非小細胞肺がん(NSCLC)、頭頸部扁平上皮細胞がんから選択される、請求項18に記載の医薬組成物。
JP2022500151A 2019-07-04 2020-07-03 Hpk1阻害剤およびその使用 Active JP7633989B2 (ja)

Applications Claiming Priority (3)

Application Number Priority Date Filing Date Title
CN2019094634 2019-07-04
CNPCT/CN2019/094634 2019-07-04
PCT/CN2020/100134 WO2021000935A1 (en) 2019-07-04 2020-07-03 Hpk1 inhibitors and uses thereof

Publications (3)

Publication Number Publication Date
JP2022538923A JP2022538923A (ja) 2022-09-06
JP2022538923A5 JP2022538923A5 (ja) 2023-07-11
JP7633989B2 true JP7633989B2 (ja) 2025-02-20

Family

ID=74100919

Family Applications (2)

Application Number Title Priority Date Filing Date
JP2022500151A Active JP7633989B2 (ja) 2019-07-04 2020-07-03 Hpk1阻害剤およびその使用
JP2023500011A Active JP7759374B2 (ja) 2019-07-04 2021-07-02 Hpk1阻害剤およびその使用

Family Applications After (1)

Application Number Title Priority Date Filing Date
JP2023500011A Active JP7759374B2 (ja) 2019-07-04 2021-07-02 Hpk1阻害剤およびその使用

Country Status (16)

Country Link
US (2) US12612424B2 (ja)
EP (2) EP3994133A4 (ja)
JP (2) JP7633989B2 (ja)
KR (2) KR20220044495A (ja)
CN (2) CN114555585B (ja)
AU (2) AU2020298649B2 (ja)
BR (1) BR112022000064A2 (ja)
CA (1) CA3145973A1 (ja)
DK (1) DK4175951T3 (ja)
ES (1) ES2981368T3 (ja)
FI (1) FI4175951T3 (ja)
IL (1) IL289612B2 (ja)
MA (1) MA56462A (ja)
MX (2) MX2022000271A (ja)
TW (1) TWI878319B (ja)
WO (2) WO2021000935A1 (ja)

Cited By (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2023533938A (ja) * 2019-07-04 2023-08-07 キル・レガー・セラピューティクス・インコーポレーテッド Hpk1阻害剤およびその使用

Families Citing this family (24)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
PE20211655A1 (es) 2018-10-31 2021-08-24 Gilead Sciences Inc Compuestos de 6-azabencimidazol sustituidos como inhibidores de hpk1
WO2020092528A1 (en) 2018-10-31 2020-05-07 Gilead Sciences, Inc. Substituted 6-azabenzimidazole compounds having hpk1 inhibitory activity
TWI826690B (zh) 2019-05-23 2023-12-21 美商基利科學股份有限公司 經取代之烯吲哚酮化物及其用途
TW202140473A (zh) 2020-01-15 2021-11-01 美商纜圖藥品公司 Map4k1抑制劑
WO2022063140A1 (en) * 2020-09-23 2022-03-31 Shenzhen Ionova Life Science Co., Ltd. Pyrimidine and pyridine derivatives as hpk1 modulator and methods using same
CN116874503B (zh) * 2020-10-28 2025-08-08 杭州阿诺生物医药科技有限公司 一种高活性的hpk1激酶抑制剂
WO2022174253A1 (en) * 2021-02-12 2022-08-18 Nimbus Saturn, Inc. Hpk1 antagonists and uses thereof
CN117295737A (zh) * 2021-03-05 2023-12-26 林伯士萨顿公司 Hpk1拮抗剂和其用途
EP4305041A1 (en) * 2021-03-08 2024-01-17 Blueprint Medicines Corporation Map4k1 inhibitors
CN117295748A (zh) * 2021-03-08 2023-12-26 缆图药品公司 Map4k1抑制剂
WO2022199561A1 (zh) * 2021-03-23 2022-09-29 杭州阿诺生物医药科技有限公司 Hpk1激酶抑制剂化合物
WO2022213062A1 (en) 2021-03-29 2022-10-06 Nimbus Saturn, Inc. Hpk1 antagonists and uses thereof
CN117377673A (zh) * 2021-03-29 2024-01-09 林伯士萨顿公司 Hpk1拮抗剂和其用途
TW202304906A (zh) * 2021-04-08 2023-02-01 大陸商杭州阿諾生物醫藥科技有限公司 高活性hpk1激酶抑制劑
MX2024000751A (es) 2021-07-14 2024-03-25 Blueprint Medicines Corp Compuestos heterociclicos como inhibidores de map4k1.
EP4373817B1 (en) 2021-07-20 2025-05-21 Astrazeneca AB Substituted pyrazine-2-carboxamides as hpk1 inhibitors for the treatment of cancer
WO2023083299A1 (zh) * 2021-11-12 2023-05-19 微境生物医药科技(上海)有限公司 作为hpk1抑制剂的稠环化合物
WO2023134608A1 (zh) * 2022-01-11 2023-07-20 微境生物医药科技(上海)有限公司 作为hpk1抑制剂的稠环化合物
WO2023245329A1 (en) * 2022-06-20 2023-12-28 Biofront Ltd Multi-kinase inhibitors, compositions thereof, and methods of using the same
CN117447479B (zh) * 2023-02-20 2026-01-20 杭州医学院 一种靶向肿瘤免疫激酶的吡咯并吡嗪衍生物、制备方法及其应用
CN116813692A (zh) * 2023-06-29 2023-09-29 凌科药业(杭州)有限公司 含磷化合物、其药物组合物及其用途
WO2025096647A1 (en) * 2023-10-30 2025-05-08 Nimbus Saturn, Inc. Methods of treating tumors
WO2025137168A2 (en) 2023-12-19 2025-06-26 Regor Pharmaceuticals, Inc. Salt and solid forms of a hpk1 inhibitor
WO2025255343A1 (en) * 2024-06-06 2025-12-11 Dana-Farber Cancer Institute, Inc. Pyrrolopyrimidine inhibitors of wild-type and mutant lrrk2

Citations (6)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2009084695A1 (ja) 2007-12-28 2009-07-09 Carna Biosciences Inc. 2-アミノキナゾリン誘導体
JP2009542604A (ja) 2006-07-06 2009-12-03 ベーリンガー インゲルハイム インターナショナル ゲゼルシャフト ミット ベシュレンクテル ハフツング 4−ヘテロシクロアルキルピリミジン、それらの調製方法及び医薬としての使用
JP2010514693A (ja) 2006-12-22 2010-05-06 ノバルティス アーゲー Pdk1阻害のためのキナゾリン
CN104876914A (zh) 2014-02-28 2015-09-02 山东轩竹医药科技有限公司 嘧啶衍生物类间变性淋巴瘤激酶抑制剂
WO2015143692A1 (en) 2014-03-28 2015-10-01 Changzhou Jiekai Pharmatech Co., Ltd. Heterocyclic compounds as axl inhibitors
CN106188029A (zh) 2015-05-05 2016-12-07 山东轩竹医药科技有限公司 二并环类间变性淋巴瘤激酶抑制剂

Family Cites Families (28)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO2003028724A1 (en) 2001-10-04 2003-04-10 Smithkline Beecham Corporation Chk1 kinase inhibitors
DK2395004T3 (en) 2005-06-22 2016-03-21 Plexxikon Inc Pyrrolo [2,3-b] pyridine derivatives as protein kinase inhibitors
US20070078136A1 (en) 2005-09-22 2007-04-05 Bristol-Myers Squibb Company Fused heterocyclic compounds useful as kinase modulators
WO2007041511A2 (en) 2005-09-30 2007-04-12 New York University Hematopoietic progenitor kinase 1 for modulation of an immune response
US20090306126A1 (en) 2006-05-22 2009-12-10 Astrazeneca Ab Indole Derivatives
WO2008110508A1 (en) 2007-03-09 2008-09-18 Glaxo Group Limited Pyrrolo-pyridine derivatives for the treatment of disorders associated with inappropriate ikk1 activity
US20100121052A1 (en) 2008-06-20 2010-05-13 Rama Jain Novel compounds for treating proliferative diseases
EP2248907A1 (en) 2009-05-08 2010-11-10 Rijksuniversiteit Groningen Gluco-oligosaccharides comprising (alpha 1-->4) and (alpha 1-->6) glycosidic bonds, use thereof, and methods for providing them
US8791112B2 (en) * 2011-03-30 2014-07-29 Arrien Pharmaceuticals Llc Substituted 5-(pyrazin-2-yl)-1H-pyrazolo [3, 4-B] pyridine and pyrazolo [3, 4-B] pyridine derivatives as protein kinase inhibitors
GB201311475D0 (en) 2013-06-27 2013-08-14 Alligator Bioscience Ab Polypeptides
US9708336B2 (en) 2014-01-22 2017-07-18 Merck Sharp & Dohme Corp. Metallo-beta-lactamase inhibitors
WO2017222287A1 (ko) 2016-06-20 2017-12-28 재단법인 대구경북첨단의료산업진흥재단 신규한 이미다조피리딘 유도체, 이의 제조방법 및 이를 유효성분으로 함유하는 암의 예방 또는 치료용 약학적 조성물
WO2018002219A1 (en) 2016-06-30 2018-01-04 Janssen Pharmaceutica Nv Cyanoindoline derivatives as nik inhibitors
US20180072718A1 (en) 2016-09-09 2018-03-15 Incyte Corporation Pyrazolopyridine compounds and uses thereof
IL292977A (en) 2016-09-09 2022-07-01 Incyte Corp Pyrazolopyridine derivatives as modulators of hpk1 and their use in cancer therapy
JP7025426B2 (ja) * 2016-11-30 2022-02-24 アリアド ファーマシューティカルズ, インコーポレイテッド 造血前駆体キナーゼ1(hpk1)阻害剤としてのアニリノピリミジンas
WO2018152220A1 (en) 2017-02-15 2018-08-23 Incyte Corporation Pyrazolopyridine compounds and uses thereof
WO2018155916A2 (ko) 2017-02-22 2018-08-30 재단법인 대구경북첨단의료산업진흥재단 피롤로-피리미딘 유도체 화합물, 이의 제조방법 및 이를 유효성분으로 함유하는 단백질 키나아제 관련 질환의 예방 또는 치료용 약학적 조성물
JP7132937B2 (ja) * 2017-03-15 2022-09-07 エフ・ホフマン-ラ・ロシュ・アクチェンゲゼルシャフト Hpk1の阻害剤としてのアザインドール
US20200071326A1 (en) 2017-04-14 2020-03-05 Syros Pharmaceuticals, Inc. Tam kinase inhibitors
JP2021506735A (ja) 2017-05-26 2021-02-22 イクノス サイエンシズ エスエー 新規map4k1阻害剤
WO2019074979A1 (en) 2017-10-09 2019-04-18 Girafpharma, Llc HETEROCYCLIC COMPOUNDS AND USES THEREOF
CN109721620B (zh) 2017-10-27 2022-05-13 药捷安康(南京)科技股份有限公司 Hpk1抑制剂及其用途
WO2019090198A1 (en) 2017-11-06 2019-05-09 Bristol-Myers Squibb Company Isofuranone compounds useful as hpk1 inhibitors
US10745388B2 (en) 2018-02-20 2020-08-18 Incyte Corporation Indazole compounds and uses thereof
US10899755B2 (en) 2018-08-08 2021-01-26 Incyte Corporation Benzothiazole compounds and uses thereof
US20220242870A1 (en) 2019-05-17 2022-08-04 Voronoi Inc. Heterocycle-fused pyrimidine derivative and use thereof
US12612424B2 (en) 2019-07-04 2026-04-28 Regor Pharmaceuticals, Inc. HPK1 inhibitors and uses thereof

Patent Citations (6)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2009542604A (ja) 2006-07-06 2009-12-03 ベーリンガー インゲルハイム インターナショナル ゲゼルシャフト ミット ベシュレンクテル ハフツング 4−ヘテロシクロアルキルピリミジン、それらの調製方法及び医薬としての使用
JP2010514693A (ja) 2006-12-22 2010-05-06 ノバルティス アーゲー Pdk1阻害のためのキナゾリン
WO2009084695A1 (ja) 2007-12-28 2009-07-09 Carna Biosciences Inc. 2-アミノキナゾリン誘導体
CN104876914A (zh) 2014-02-28 2015-09-02 山东轩竹医药科技有限公司 嘧啶衍生物类间变性淋巴瘤激酶抑制剂
WO2015143692A1 (en) 2014-03-28 2015-10-01 Changzhou Jiekai Pharmatech Co., Ltd. Heterocyclic compounds as axl inhibitors
CN106188029A (zh) 2015-05-05 2016-12-07 山东轩竹医药科技有限公司 二并环类间变性淋巴瘤激酶抑制剂

Cited By (2)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
JP2023533938A (ja) * 2019-07-04 2023-08-07 キル・レガー・セラピューティクス・インコーポレーテッド Hpk1阻害剤およびその使用
JP7759374B2 (ja) 2019-07-04 2025-10-23 レゴー・ファーマシューティカルズ,インコーポレーテッド Hpk1阻害剤およびその使用

Also Published As

Publication number Publication date
CN114555585B (zh) 2025-02-11
US20230339896A1 (en) 2023-10-26
IL289612A (en) 2022-03-01
KR20220044495A (ko) 2022-04-08
MX2023000025A (es) 2023-04-04
FI4175951T3 (fi) 2024-07-10
JP7759374B2 (ja) 2025-10-23
CN114555585A (zh) 2022-05-27
MX2022000271A (es) 2022-04-20
IL289612B1 (en) 2025-10-01
AU2021299849A1 (en) 2023-02-23
IL289612B2 (en) 2026-02-01
US12612424B2 (en) 2026-04-28
JP2022538923A (ja) 2022-09-06
EP4175951A1 (en) 2023-05-10
EP3994133A1 (en) 2022-05-11
EP3994133A4 (en) 2023-11-22
KR20230035061A (ko) 2023-03-10
CN116096370B (zh) 2024-12-20
AU2020298649B2 (en) 2026-04-09
WO2021000935A1 (en) 2021-01-07
ES2981368T3 (es) 2024-10-08
BR112022000064A2 (pt) 2022-05-24
US12617811B2 (en) 2026-05-05
JP2023533938A (ja) 2023-08-07
EP4175951B1 (en) 2024-05-01
TW202116751A (zh) 2021-05-01
MA56462A (fr) 2022-05-11
US20220389037A1 (en) 2022-12-08
WO2022002237A1 (en) 2022-01-06
AU2020298649A1 (en) 2022-02-17
DK4175951T3 (da) 2024-07-29
CN116096370A (zh) 2023-05-09
TWI878319B (zh) 2025-04-01
CA3145973A1 (en) 2021-01-07

Similar Documents

Publication Publication Date Title
US12612424B2 (en) HPK1 inhibitors and uses thereof
CN109348715B (zh) 作为tam抑制剂的吡咯并三嗪化合物
JP7086395B2 (ja) 置換インドールMcl-1阻害剤
DK2376478T3 (en) Pyridyloxyindoline inhibitors for VEGF-R2 and its use in the treatment of diseases
CN115605466B (zh) 用于治疗癌症的经取代的氧代异吲哚啉化合物
AU2012284540B2 (en) TRPV4 antagonists
KR20170066566A (ko) Btk 억제제로서 헤테로아릴 화합물 및 이들의 용도
CN108602776A (zh) 用作irak抑制剂的杂芳基化合物及其用途
WO2015017610A1 (en) Syk inhibitors
RU2839132C2 (ru) Ингибиторы hpk1 и их применение
IL325136A (en) Pyrazolo-pyrimidinone compounds for use in methods for inhibiting kinase week1 a
HK40090215A (en) Hpk1 inhibitors and uses thereof

Legal Events

Date Code Title Description
A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20230703

A621 Written request for application examination

Free format text: JAPANESE INTERMEDIATE CODE: A621

Effective date: 20230703

A711 Notification of change in applicant

Free format text: JAPANESE INTERMEDIATE CODE: A711

Effective date: 20231130

A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20240216

A977 Report on retrieval

Free format text: JAPANESE INTERMEDIATE CODE: A971007

Effective date: 20240718

A131 Notification of reasons for refusal

Free format text: JAPANESE INTERMEDIATE CODE: A131

Effective date: 20240730

A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20241030

A131 Notification of reasons for refusal

Free format text: JAPANESE INTERMEDIATE CODE: A131

Effective date: 20250110

A521 Request for written amendment filed

Free format text: JAPANESE INTERMEDIATE CODE: A523

Effective date: 20250116

TRDD Decision of grant or rejection written
A01 Written decision to grant a patent or to grant a registration (utility model)

Free format text: JAPANESE INTERMEDIATE CODE: A01

Effective date: 20250130

A61 First payment of annual fees (during grant procedure)

Free format text: JAPANESE INTERMEDIATE CODE: A61

Effective date: 20250207

R150 Certificate of patent or registration of utility model

Ref document number: 7633989

Country of ref document: JP

Free format text: JAPANESE INTERMEDIATE CODE: R150

R157 Certificate of patent or utility model (correction)

Free format text: JAPANESE INTERMEDIATE CODE: R157

R157 Certificate of patent or utility model (correction)

Free format text: JAPANESE INTERMEDIATE CODE: R157