JP7640680B2 - 固相合成用の多孔質樹脂及びその製造方法 - Google Patents
固相合成用の多孔質樹脂及びその製造方法 Download PDFInfo
- Publication number
- JP7640680B2 JP7640680B2 JP2023514051A JP2023514051A JP7640680B2 JP 7640680 B2 JP7640680 B2 JP 7640680B2 JP 2023514051 A JP2023514051 A JP 2023514051A JP 2023514051 A JP2023514051 A JP 2023514051A JP 7640680 B2 JP7640680 B2 JP 7640680B2
- Authority
- JP
- Japan
- Prior art keywords
- porous resin
- weight
- resin
- phase synthesis
- monomers
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F212/00—Copolymers of compounds having one or more unsaturated aliphatic radicals, each having only one carbon-to-carbon double bond, and at least one being terminated by an aromatic carbocyclic ring
- C08F212/02—Monomers containing only one unsaturated aliphatic radical
- C08F212/04—Monomers containing only one unsaturated aliphatic radical containing one ring
- C08F212/06—Hydrocarbons
- C08F212/08—Styrene
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H1/00—Processes for the preparation of sugar derivatives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H21/00—Compounds containing two or more mononucleotide units having separate phosphate or polyphosphate groups linked by saccharide radicals of nucleoside groups, e.g. nucleic acids
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H21/00—Compounds containing two or more mononucleotide units having separate phosphate or polyphosphate groups linked by saccharide radicals of nucleoside groups, e.g. nucleic acids
- C07H21/02—Compounds containing two or more mononucleotide units having separate phosphate or polyphosphate groups linked by saccharide radicals of nucleoside groups, e.g. nucleic acids with ribosyl as saccharide radical
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F2/00—Processes of polymerisation
- C08F2/12—Polymerisation in non-solvents
- C08F2/16—Aqueous medium
- C08F2/18—Suspension polymerisation
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F212/00—Copolymers of compounds having one or more unsaturated aliphatic radicals, each having only one carbon-to-carbon double bond, and at least one being terminated by an aromatic carbocyclic ring
- C08F212/02—Monomers containing only one unsaturated aliphatic radical
- C08F212/04—Monomers containing only one unsaturated aliphatic radical containing one ring
- C08F212/06—Hydrocarbons
- C08F212/12—Monomers containing a branched unsaturated aliphatic radical or a ring substituted by an alkyl radical
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F212/00—Copolymers of compounds having one or more unsaturated aliphatic radicals, each having only one carbon-to-carbon double bond, and at least one being terminated by an aromatic carbocyclic ring
- C08F212/34—Monomers containing two or more unsaturated aliphatic radicals
- C08F212/36—Divinylbenzene
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F222/00—Copolymers of compounds having one or more unsaturated aliphatic radicals, each having only one carbon-to-carbon double bond, and at least one being terminated by a carboxyl radical and containing at least one other carboxyl radical in the molecule; Salts, anhydrides, esters, amides, imides, or nitriles thereof
- C08F222/30—Nitriles
- C08F222/34—Vinylidene cyanide
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F8/00—Chemical modification by after-treatment
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F8/00—Chemical modification by after-treatment
- C08F8/30—Introducing nitrogen atoms or nitrogen-containing groups
- C08F8/32—Introducing nitrogen atoms or nitrogen-containing groups by reaction with amines
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08J—WORKING-UP; GENERAL PROCESSES OF COMPOUNDING; AFTER-TREATMENT NOT COVERED BY SUBCLASSES C08B, C08C, C08F, C08G or C08H
- C08J9/00—Working-up of macromolecular substances to porous or cellular articles or materials; After-treatment thereof
- C08J9/28—Working-up of macromolecular substances to porous or cellular articles or materials; After-treatment thereof by elimination of a liquid phase from a macromolecular composition or article, e.g. drying of coagulum
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08J—WORKING-UP; GENERAL PROCESSES OF COMPOUNDING; AFTER-TREATMENT NOT COVERED BY SUBCLASSES C08B, C08C, C08F, C08G or C08H
- C08J9/00—Working-up of macromolecular substances to porous or cellular articles or materials; After-treatment thereof
- C08J9/36—After-treatment
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08L—COMPOSITIONS OF MACROMOLECULAR COMPOUNDS
- C08L25/00—Compositions of, homopolymers or copolymers of compounds having one or more unsaturated aliphatic radicals, each having only one carbon-to-carbon double bond, and at least one being terminated by an aromatic carbocyclic ring; Compositions of derivatives of such polymers
- C08L25/02—Homopolymers or copolymers of hydrocarbons
- C08L25/04—Homopolymers or copolymers of styrene
- C08L25/08—Copolymers of styrene
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08F—MACROMOLECULAR COMPOUNDS OBTAINED BY REACTIONS ONLY INVOLVING CARBON-TO-CARBON UNSATURATED BONDS
- C08F2810/00—Chemical modification of a polymer
- C08F2810/50—Chemical modification of a polymer wherein the polymer is a copolymer and the modification is taking place only on one or more of the monomers present in minority
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08J—WORKING-UP; GENERAL PROCESSES OF COMPOUNDING; AFTER-TREATMENT NOT COVERED BY SUBCLASSES C08B, C08C, C08F, C08G or C08H
- C08J2201/00—Foams characterised by the foaming process
- C08J2201/02—Foams characterised by the foaming process characterised by mechanical pre- or post-treatments
- C08J2201/026—Crosslinking before of after foaming
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08J—WORKING-UP; GENERAL PROCESSES OF COMPOUNDING; AFTER-TREATMENT NOT COVERED BY SUBCLASSES C08B, C08C, C08F, C08G or C08H
- C08J2205/00—Foams characterised by their properties
- C08J2205/04—Foams characterised by their properties characterised by the foam pores
- C08J2205/042—Nanopores, i.e. the average diameter being smaller than 0,1 micrometer
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08J—WORKING-UP; GENERAL PROCESSES OF COMPOUNDING; AFTER-TREATMENT NOT COVERED BY SUBCLASSES C08B, C08C, C08F, C08G or C08H
- C08J2325/00—Characterised by the use of homopolymers or copolymers of compounds having one or more unsaturated aliphatic radicals, each having only one carbon-to-carbon double bond, and at least one being terminated by an aromatic carbocyclic ring; Derivatives of such polymers
- C08J2325/02—Homopolymers or copolymers of hydrocarbons
- C08J2325/04—Homopolymers or copolymers of styrene
- C08J2325/08—Copolymers of styrene
- C08J2325/12—Copolymers of styrene with unsaturated nitriles
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08L—COMPOSITIONS OF MACROMOLECULAR COMPOUNDS
- C08L25/00—Compositions of, homopolymers or copolymers of compounds having one or more unsaturated aliphatic radicals, each having only one carbon-to-carbon double bond, and at least one being terminated by an aromatic carbocyclic ring; Compositions of derivatives of such polymers
- C08L25/02—Homopolymers or copolymers of hydrocarbons
- C08L25/04—Homopolymers or copolymers of styrene
- C08L25/08—Copolymers of styrene
- C08L25/12—Copolymers of styrene with unsaturated nitriles
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Polymers & Plastics (AREA)
- Medicinal Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Molecular Biology (AREA)
- Biochemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Materials Engineering (AREA)
- Genetics & Genomics (AREA)
- General Health & Medical Sciences (AREA)
- Biotechnology (AREA)
- Toxicology (AREA)
- General Chemical & Material Sciences (AREA)
- Addition Polymer Or Copolymer, Post-Treatments, Or Chemical Modifications (AREA)
Description
(ただし、R1=-C又は-C-CH2-であり、R2=-OH、-CH2OH、-NH2、-CH2NH2、-CH2OOC-C6H4-OH、-CH2OOCCH2-C6H4-OH、-(CH2)4OOC-C6H4-OH、-(CH2)4OOCCH2-C6H4-OH、-COONH-C6H4-NH2、-CH2COONH-C6H4-NH2、-COO-C6H4-OH、又は-CH2COO-C6H4-OHであり、R3=-H、CH3(CH2)n-(nは0~4の整数である。)、(CH3)2CH(CH2)n-(nは0~2の整数である。)、(CH3)3C-、又はCH3CH2CH(CH3)-、CH3CH2C(CH3)2-、CH3CH2CH2CH(CH3)-、又はCH3(CH2)n-O-(nは0~4の整数である。)である。)
(ただし、R4=-C-又は-C-CH2-である。)
(ただし、R5は、-OH、-CH2OH、-NH2、-CH2NH2、-CH2OOC-C6H4-OH、-CH2OOCCH2-C6H4-OH、-(CH2)4OOC-C6H4-OH、-(CH2)4OOCCH2-C6H4-OH、-COONH-C6H4-NH2、-CH2COONH-C6H4-NH2、-COO-C6H4-OH、又は-CH2COO-C6H4-OHである。)
(ただし、R6は-H、CH3(CH2)n-(nは0~4の整数である。)、(CH3)2CH(CH2)n-(nは0~2の整数である。)、(CH3)3C-、CH3CH2CH(CH3)-、CH3CH2C(CH3)2-、CH3CH2CH2CH(CH3)-、又はCH3(CH2)n-O-(nは0~4の整数である。)である。)
製造過程は、
水、分散剤、無機塩から構成される水相と、モノビニル化合物、架橋単量体、機能性単量体、変性単量体、油溶性界面活性剤、希釈剤及び開始剤から構成される油相とをそれぞれ調製するステップであって、モノビニル化合物、架橋単量体、機能性単量体及び変性単量体は重合反応に関与し、単量体と総称し、油溶性界面活性剤及び希釈剤は重合反応に関与せず、主に孔形成作用を果たし、孔形成剤と総称するステップと、油相を水相に加えて、撹拌して昇温させて、反応させて、反応終了後、孔形成剤を除去し、多孔質重合体樹脂を得るステップと、さらに多孔質重合体樹脂を反応させて、機能基としてヒドロキシ又はアミノを含有する固相合成担体ステップと、を含む上記固相合成用の多孔質樹脂の製造方法を開示する。
反応器に一定量の精製水を加え、水相重量に対して分散剤0.1~5重量%と水相重量に対して無機塩20重量%以下とを加え、溶解して、水相を得るステップと、油相と水相との重量比が1:3~1:20となるように、単量体全重量に対して、モノビニル化合物40~95.9%と、架橋単量体2~20%と、機能性単量体2~20%と、変性単量体0.1~20%と、孔形成剤重量に対して油溶性界面活性剤が0.1~15%、希釈剤が85~99.9%を占める孔形成剤15~70%と、開始剤と、を秤取し、均一に混合して、油相を得るステップと、油相を反応器に加えて、撹拌し、50~90℃に昇温させて、反応させて、反応終了後、孔形成剤を除去し、篩分けして適切な粒径の樹脂を収集し、真空乾燥させ、多孔質重合体樹脂を得るステップと、を含む。さらに樹脂を反応させ、アミノ又はヒドロキシを官能基とした多孔質樹脂を得る。
反応器に一定量の精製水を加え、水相重量に対して分散剤0.1~5重量%と無機塩20重量%以下とを加え、溶解して、水相を得るステップと、油相と水相との重量比が1:3~1:20となるように、単量体全重量に対して、モノビニル化合物60~88%と、架橋単量体5~15%と、機能性単量体5~15%と、変性単量体2~10%と、孔形成剤重量に対して油溶性界面活性剤が0.1~15%、希釈剤が85~99.9%を占める孔形成剤25~50%と、開始剤と、を秤取し、均一に混合して、油相を得るステップと、油相を反応器に加えて、撹拌し、60~85℃に昇温させて、反応させて、反応終了後、孔形成剤を除去し、篩分けして適切な粒径の樹脂を収集し、真空乾燥させ、多孔質重合体樹脂を得るステップと、を含む。さらに樹脂を反応させ、官能基をアミノ又はヒドロキシとする多孔質樹脂を得る。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、N,N-ジメチルホルムアミド500mlを投入し、撹拌した。その後、フタルイミドカリウム塩30gを加え、95℃に昇温させて16時間反応させた。反応終了後、室温に冷却させ、その後、N,N-ジメチルホルムアミドで2回洗浄し、精製水で中性となるまで洗浄し、次に、無水エタノールで3回洗浄し、樹脂をろ別して乾燥させた。反応器に無水エタノール200gとヒドラジン水和物50gを加え、75℃に昇温させて16時間反応させた。反応終了後、体積比50:50のエタノール/精製水溶液で3回洗浄し、精製水で中性となるまで洗浄し、次に、無水エタノールで3回洗浄し、洗浄液をろ別した。反応器に無水エタノール200gと濃塩酸50gを加え、60℃に昇温させて6h反応させた。反応終了後、室温に冷却させ、中性となるまで水洗し、その後、真空乾燥させ、アミノを含有する固相合成担体を得た。得たアミノ固相合成担体はアミノ含有量が543μmmol/gであり、水銀圧入法によって測定された平均細孔径が48nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、N,N-ジメチルホルムアミド500mlを投入し、撹拌した。その後、フタルイミドカリウム塩35gを加え、95℃に昇温させて16時間反応させた。反応終了後、室温に冷却させ、その後、N,N-ジメチルホルムアミドで2回洗浄し、精製水で中性となるまで洗浄し、次に、無水エタノールで3回洗浄し、樹脂をろ別して乾燥させた。反応器に無水エタノール200gとヒドラジン水和物50gを加え、75℃に昇温させて16時間反応させた。反応終了後、体積比50:50のエタノール/精製水溶液で3回洗浄し、精製水で中性となるまで洗浄し、次に、無水エタノールで3回洗浄し、洗浄液をろ別した。反応器に無水エタノール200gと濃塩酸50gを加え、60℃に昇温させて6h反応させた。反応終了後、室温に冷却させ、中性となるまで水洗し、その後、真空乾燥させ、アミノを含有する固相合成担体を得た。得たアミノ固相合成担体はアミノ含有量が650μmmol/gであり、水銀圧入法によって測定された平均細孔径が132nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、N,N-ジメチルホルムアミド600mlを投入し、撹拌した。その後、4-ヒドロキシ安息香酸5.4g、無水炭酸カリウム5.4g、ヨウ化カリウム0.3gを加えた。75℃に昇温させて、6h反応させた。反応終了後、室温に冷却させ、中性となるまで水洗し、その後、真空乾燥させ、ヒドロキシを含有する固相合成担体を得た。得たヒドロキシ固相合成担体はヒドロキシ含有量が250μmmol/gであり、水銀圧入法によって測定された平均細孔径が23nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、無水エタノール300mlを投入し、撹拌した。ビーカーに水酸化ナトリウム30gを秤取し、脱イオン水300mlで溶解して、反応器にゆっくりと加えた。65℃に昇温させて、6h反応させた。反応終了後、室温に冷却させ、中性となるまで水洗し、その後、真空乾燥させ、ヒドロキシを含有する固相合成担体を得た。得たヒドロキシ固相合成担体はヒドロキシ含有量が420μmmol/gであり、水銀圧入法によって測定された平均細孔径が43nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、無水エタノール300mlを投入し、撹拌した。ビーカーに水酸化ナトリウム30gを秤取し、脱イオン水300mlで溶解して、反応器にゆっくりと加えた。65℃に昇温させて、6h反応させた。反応終了後、室温に冷却させ、中性となるまで水洗し、その後、真空乾燥させ、アミノを含有する固相合成担体を得た。得たアミノ固相合成担体はアミノ含有量が840μmmol/gであり、水銀圧入法によって測定された平均細孔径が43nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、アセトニトリル300mlを投入し、撹拌した。ヒドラジン水和物7.5mlをゆっくりと加え、室温で3h反応させた。反応終了後、中性となるまで水洗し、その後、真空乾燥させ、ヒドロキシを含有する固相合成担体を得た。得たヒドロキシ固相合成担体はヒドロキシ含有量が550μmmol/gであり、水銀圧入法によって測定された平均細孔径が64nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、アセトニトリル300mlを投入し、撹拌した。ヒドラジン水和物7.5mlをゆっくりと加え、室温で3h反応させた。反応終了後、中性となるまで水洗し、その後、真空乾燥させ、ヒドロキシを含有する固相合成担体を得た。得たヒドロキシ固相合成担体はヒドロキシ含有量が175μmmol/gであり、水銀圧入法によって測定された平均細孔径が53nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、アセトニトリル300mlを投入し、撹拌した。ヒドラジン水和物7.5mlをゆっくりと加え、室温で3h反応させた。反応終了後、中性となるまで水洗し、その後、真空乾燥させ、ヒドロキシを含有する固相合成担体を得た。得たヒドロキシ固相合成担体はヒドロキシ含有量が852μmmol/gであり、水銀圧入法によって測定された平均細孔径が47nmである。
凝縮器、撹拌器及び温度計を備えた1L反応器に重合体多孔質樹脂50g、アセトニトリル300mlを投入し、撹拌した。その後、ハイドロキノン8.8g、HBTU 23g及びDIEA 13mlを加え、室温で2h反応させた。反応終了後、中性となるまで水洗し、その後、真空乾燥させ、ヒドロキシを含有する固相合成担体を得た。得たヒドロキシ固相合成担体はヒドロキシ含有量が735μmmol/gであり、水銀圧入法によって測定された平均細孔径が143nmである。
結果を表1に示す。
反応器に固相合成担体10g、アセトニトリル50mlを順次秤取して10min膨潤させた後、適量のDMT-dT-3’-コハク酸、HBTU、DIEAを加え、室温で12h反応させた。反応終了後、アセトニトリルで5回洗浄し、その後、Cap A(アセトニトリル20ml、ピリジン7.5ml、N-メチルイミダゾール5.0mlからなる)及びCap B(アセトニトリル10ml、無水酢酸4ml)を加え、室温で30min反応させた。反応終了後、アセトニトリルで5回洗浄し、真空乾燥させ、DMT-dTを担持した担体を得た。p-トルエンスルホン酸/アセトニトリル溶液を用いて担持したDMT基を除去し、分光光度法によって412nm波の下で担体に担持されたDMT基の担持量を測定し、結果を表2に示す。
DMT-dTを担持した担体を合成カラム(32ml)に充填し、合成カラムをAKTA OligoPilot 100に取り付け、配列d[ACGTACGTACGTACGTACGT]の20塩基長のオリゴヌクレオチドを合成した。合成過程は以下のとおりである。1.ジクロロメタンを用いて樹脂を膨潤させた。2.10%DCA/DCMでDMT基を除去した。3.無水アセトニトリルで洗浄した。4.ホスホロアミダイト単量体及び活性化試薬を加えて縮合した。5.無水アセトニトリルで洗浄した。6.酸化剤を加えて酸化した。7.無水アセトニトリルで洗浄した。8.キャッピング試薬を加えてキャッピングした。9.無水アセトニトリルで洗浄した。10.ステップ2を繰り返して、次のサイクルを開始させた。
合成完了後、担体を取り出して乾燥させた。その後、ガラス瓶に入れて、適量の濃アンモニア水を加え、55℃で16h反応させ、オリゴヌクレオチドを担体から分解し取り出し、また、塩基での保護基を除去した。担体とオリゴヌクレオチドを濾過により分離し、濾液を乾燥させ、オリゴヌクレオチド粗粉を得て、HPLCによりその純度を検出し、オリゴヌクレオチドの収率を算出した。結果を表2に示す。
Claims (21)
- 固相合成用の多孔質樹脂であって、前記多孔質樹脂は骨格に式(I)、式(II)、式(III)、式(IV)で表される繰り返し構造単位を有する共重合体であり、
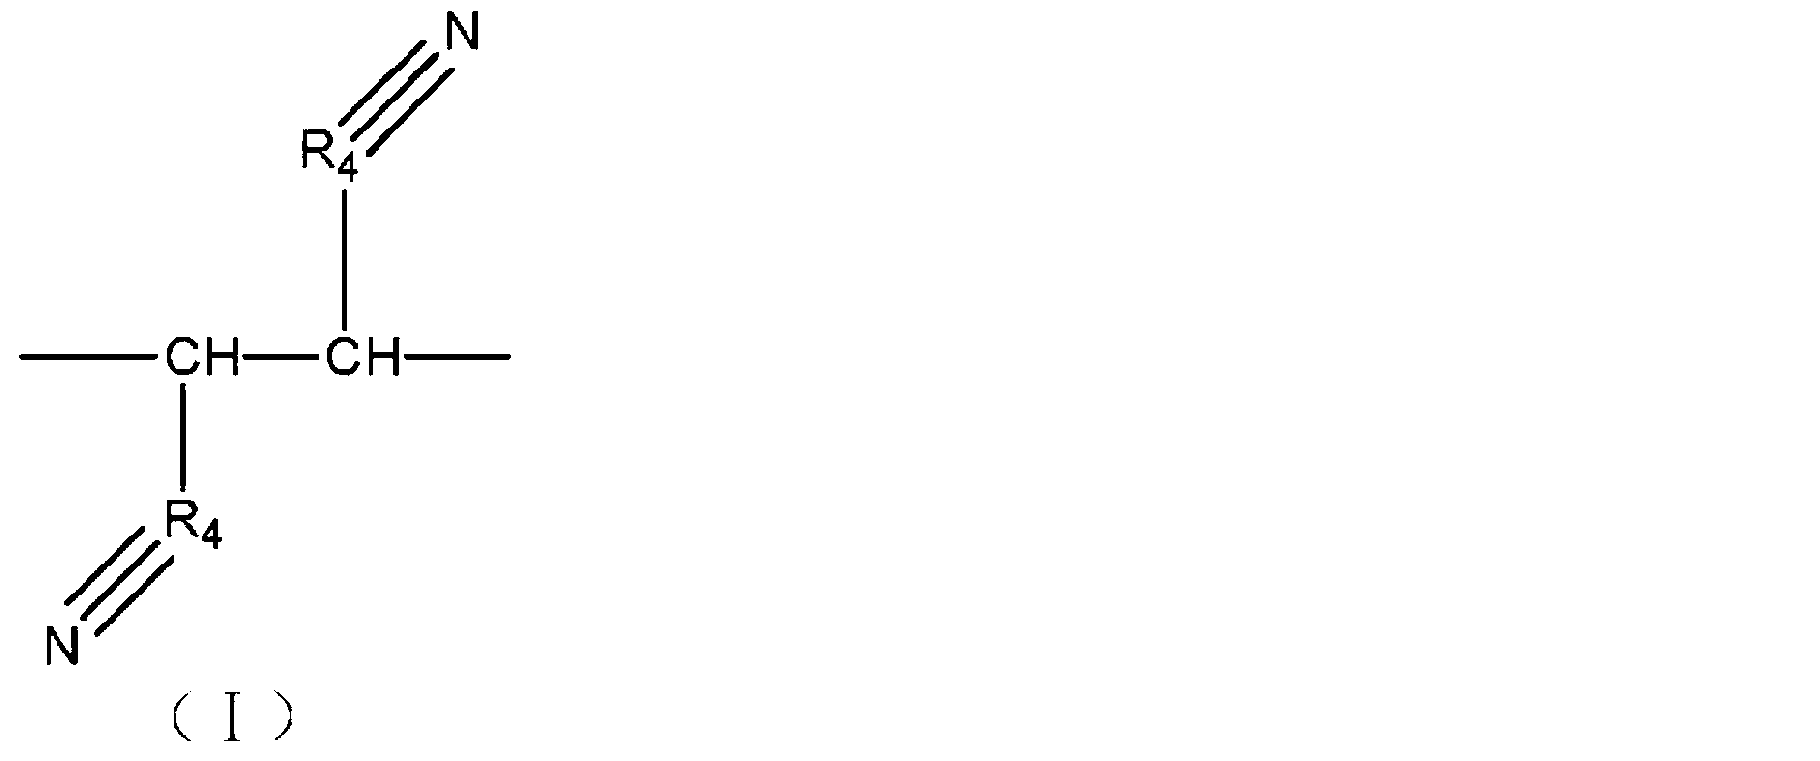
(ただし、R4=-C-又は-C-CH2-である。)


(ただし、R5は、-OH、-CH2OH、-NH2、-CH2NH2、-CH2OOC-C6H4-OH、-CH2OOCCH2-C6H4-OH、-(CH2)4OOC-C6H4-OH、-(CH2)4OOCCH2-C6H4-OH、-CONH-C6H4-NH2、-CH2CONH-C6H4-NH2、-COO-C6H4-OH、又は-CH2COO-C6H4-OHである。)

(ただし、R6は-H、CH3(CH2)n-(nは0~4の整数である。)、(CH3)2CH(CH2)n-(nは0~2の整数である。)、(CH3)3C-、CH3CH2CH(CH3)-、CH3CH2C(CH3)2-、CH3CH2CH2CH(CH3)-、又はCH3(CH2)n-O-(nは0~4の整数である。)である。)
(ただし、式(I)、式(II)、式(III)、式(IV)で表される繰り返し構造単位はそれぞれ変性単量体、架橋単量体、機能性単量体、及びモノビニル化合物に由来する。)
(ただし、単量体全量に対して前記モノビニル化合物は40~95.9重量%であり、単量体全量に対して前記架橋単量体は2~20重量%であり、単量体全量に対して前記機能性単量体は2~20重量%であり、単量体全量に対して前記変性単量体は0.1~20重量%である。)
(ただし、前記多孔質樹脂はヒドロキシ又はアミノの含有量が100~1000μmol/gであり、アミノ又はヒドロキシの前記含有量は、Fmoc-Leu-OHと反応した後、Fmoc保護基を除去することにより得られ、比色法により除去したFmocの量を決定し、前記多孔質樹脂におけるアミノ又はヒドロキシの前記含有量を算出される。)
前記多孔質樹脂は、粒子画像処理装置により検出される、すなわち、前記多孔質樹脂をスライドガラスに均一に分布させ、顕微鏡で担体粒子を拡大させながら、カメラで顕微鏡により拡大された前記多孔質樹脂の粒子画像を撮影し、コンピュータによって前記多孔質樹脂の外観特徴及び粒度を分析して計算される粒径の範囲が35~200μmであり、
前記多孔質樹脂は、水銀圧入法により測定される、すなわち、サンプル0.1500~0.3000gを正確に秤取して全自動水銀圧入装置AutoPore IV 9500(Micromeritics Instrument Co.)に入れ、汞の接触角を130°、表面張力を485dyn/cmに設定し、この条件で水銀圧入法により測定される平均孔径が10~200nmである、ことを特徴とする固相合成用の多孔質樹脂。 - ヒドロキシ又はアミノの含有量が400~700μmol/gであり、アミノ又はヒドロキシの前記含有量は、Fmoc-Leu-OHと反応した後、Fmoc保護基を除去することにより得られ、比色法により除去したFmocの量を決定し、前記多孔質樹脂におけるアミノ又はヒドロキシの前記含有量を算出される、ことを特徴とする請求項1に記載の固相合成用の多孔質樹脂。
- 前記多孔質樹脂は、粒子画像処理装置により検出される、すなわち、前記多孔質樹脂をスライドガラスに均一に分布させ、顕微鏡で担体粒子を拡大させながら、カメラで顕微鏡により拡大された前記多孔質樹脂の粒子画像を撮影し、コンピュータによって前記多孔質樹脂の外観特徴及び粒度を分析して計算される粒径の範囲が50~100μmである、ことを特徴とする請求項1に記載の固相合成用の多孔質樹脂。
- 前記多孔質樹脂は、水銀圧入法により測定される、すなわち、サンプル0.1500~0.3000gを正確に秤取して全自動水銀圧入装置AutoPore IV 9500(Micromeritics Instrument Co.)に入れ、汞の接触角を130°、表面張力を485dyn/cmに設定し、この条件で水銀圧入法により測定される平均孔径が40~100nmである、ことを特徴とする請求項1に記載の固相合成用の多孔質樹脂。
- 固相合成用の多孔質樹脂の製造方法であって、水、分散剤、無機塩から構成される水相と、モノビニル化合物、架橋単量体、機能性単量体、変性単量体、油溶性界面活性剤、希釈剤及び開始剤から構成される油相とをそれぞれ調製するステップと、
前記油相を前記水相に加えて、撹拌して昇温させて、重合反応させて、前記重合反応の終了後、孔形成剤を除去し、多孔質重合体樹脂を得るステップと、を含み、
前記モノビニル化合物、前記架橋単量体、前記機能性単量体及び前記変性単量体は重合反応に関与し、前記油溶性界面活性剤及び前記希釈剤は重合反応に関与せず、主に孔形成作用を果たし、
前記変性単量体はトランスブテンジニトリル、1,4-ジシアノ-2-ブテンを含み、
前記モノビニル化合物はスチレン及びそのベンゼン環置換誘導体を含み、置換基は1~5個の炭素原子を含有するアルキル又はアルコキシであり、
前記架橋単量体はジビニルベンゼンであり、
前記機能性単量体は、4-ヒドロキシスチレン、4-ヒドロキシメチルスチレン、4-アセトキシスチレン、ベンゾイルオキシスチレン、4-アミノスチレン、4-アミノメチルスチレン、4-(4-ブロモブチル)スチレン、p-クロロメチルスチレン、4-ビニル安息香酸メチル、4-エテニルベンゼン酢酸エチルエステルを含み、
前記希釈剤は重合反応に関与しない有機溶媒であり、
前記分散剤は水溶性高分子であり、ポリビニルアルコール、ヒドロキシエチルセルロース、ヒドロキシエチルメチルセルロース、カルボキシメチルセルロース、ポリアクリル酸ナトリウム、ポリビニルピロリドンのうちの1種又は複数種を含み、
前記油相において、単量体全量に対して前記モノビニル化合物は40~95.9重量%であり、
前記油相において、単量体全量に対して前記架橋単量体は2~20重量%であり、
前記油相において、単量体全量に対して前記機能性単量体は2~20重量%であり、
前記油相において、単量体全量に対して前記変性単量体は0.1~20重量%であり、
さらに前記多孔質重合体樹脂を反応させて、機能基としてヒドロキシ又はアミノを含有する多孔質樹脂を得て、
前記多孔質樹脂はヒドロキシ又はアミノの含有量が100~1000μmol/gであり、アミノ又はヒドロキシの前記含有量は、Fmoc-Leu-OHと反応した後、Fmoc保護基を除去することにより得られ、比色法により除去したFmocの量を決定し、前記多孔質樹脂におけるアミノ又はヒドロキシの前記含有量を算出され、
前記多孔質樹脂は、粒子画像処理装置により検出される、すなわち、前記多孔質樹脂をスライドガラスに均一に分布させ、顕微鏡で担体粒子を拡大させながら、カメラで顕微鏡により拡大された前記多孔質樹脂の粒子画像を撮影し、コンピュータによって前記多孔質樹脂の外観特徴及び粒度を分析して計算される粒径の範囲が35~200μmであり、
前記多孔質樹脂は、水銀圧入法により測定される、すなわち、サンプル0.1500~0.3000gを正確に秤取して全自動水銀圧入装置AutoPore IV 9500(Micromeritics Instrument Co.)に入れ、汞の接触角を130°、表面張力を485dyn/cmに設定し、この条件で水銀圧入法により測定される平均孔径が10~200nmである、ことを特徴とする固相合成用の多孔質樹脂の製造方法。 - 前記開始剤は有機過酸化物又はアゾ化合物である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記開始剤は過酸化ベンゾイル、過酸化ラウロイル、t-ブチルパーオキシ2-エチルヘキサノエート、2,2'-アゾビス(2-メチルプロピオニトリル)、2,2'-アゾビス(2-メチルブチロニトリル)、2,2'-アゾビス(2,4-ジメチルバレロニトリル)を含む、ことを特徴とする請求項6に記載の固相合成用の多孔質樹脂の製造方法。
- 前記油溶性界面活性剤は、トリオレイン酸ソルビタン、ポリオキシエチレンソルビトール蜜ロウ誘導体、トリステアリン酸ソルビタン、ヘキサステアリン酸ポリオキシエチレンソルビトール、エチレングリコール脂肪酸エステル、プロピレングリコール脂肪酸エステル、プロピレングリコールモノステアリン酸エステル、ソルビタンセスキオレイン酸エステル、ポリオキシエチレンソルビトールオレイン酸エステル、モノステアリン酸グリセリル、ヒドロキシラノリン、ソルビタンモノオレイン酸エステル、プロピレングリコールモノラウリン酸エステルのうちの1種又は複数種の組み合わせを含む、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記希釈剤は、ベンゼン、トルエン、エチルベンゼン、ヘキサン、ヘプタン、オクタン、ドデカン、イソオクタン、イソドデカン、シクロヘキサン、クロロホルム、クロロベンゼン、酢酸エチル、酢酸ブチル、フタル酸ジブチル、ヘキサノール、シクロヘキサノール、オクタノール、イソオクタノール、デカノール、ドデカノールを含む、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記水相において、前記分散剤は0.1~5重量%、前記無機塩は20重量%以下であり、
前記油相と前記水相との重量比は1:3~1:20であり、
前記油相において、前記孔形成剤の重量は単量体全重量の15~70%であり、
前記孔形成剤中、前記油溶性界面活性剤は孔形成剤全重量の0.1~15%を占め、
前記孔形成剤中、前記希釈剤は孔形成剤全重量の85~99.9%を占める、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。 - 前記重合温度は50~90℃である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記製造過程は、
反応器に一定量の精製水を加え、水相重量に対して前記分散剤を0.1~5重量%と水相重量に対して前記無機塩を20重量%以下とを加え、溶解して、前記水相を得るステップと、
前記油相と前記水相との重量比が1:3~1:20となるように、単量体全重量に対して、前記モノビニル化合物を40~95.9%、前記架橋単量体を2~20%、前記機能性単量体を2~20%、前記変性単量体を0.1~20%、孔形成剤重量に対して前記油溶性界面活性剤が0.1~15重量%を占め、前記希釈剤が85~99.9%を占める前記孔形成剤15~70%、前記開始剤と、を秤量し、均一に混合すると、前記油相を得るステップと、
前記油相を前記反応器に加えて、撹拌して50~90℃に昇温させ、反応させて、反応終了後、前記孔形成剤を除去し、篩分けして適切な粒径の樹脂を収集し、真空乾燥させ、多孔質重合体樹脂を得て、さらに樹脂を反応させ、アミノ又はヒドロキシ官能基とした多孔質樹脂を得るステップと、を含む、ことを特徴とする請求項5から11のいずれか1項に記載の固相合成用の多孔質樹脂の製造方法。 - 前記多孔質アミノ樹脂の製造プロセスは、
凝縮器、撹拌器及び温度計を装備した3L反応器に精製水2L、ポリビニルアルコール20g、塩化ナトリウム60gを投入して、溶解して、水相を得て、
スチレン110g、ジビニルベンゼン(含有量80重量%)10g、p-クロロメチルスチレン12g、トランスブテンジニトリル8g、ソルビタンモノオレイン酸エステル5g、イソオクタノール45g及び過酸化ベンゾイル2.5gを秤量し、均一に混合すると、油相を得て、油相を反応器に加えて、撹拌し、80℃に昇温させて4h重合し、反応終了後、熱水で洗浄して、エタノール還流により孔形成剤を抽出して除去し、篩分けして粒径50~100μmの樹脂を収集し、真空乾燥させ、塩素含有量が550μmol/gの重合体多孔質樹脂を得るステップと、
凝縮器、撹拌器及び温度計を装備した1L反応器に重合体多孔質樹脂50g、N,N-ジメチルホルムアミド500mlを投入し、撹拌し、その後、フタルイミドカリウム塩30gを加え、95℃に昇温させて16時間反応させ、反応終了後、室温に冷却させ、その後、N,N-ジメチルホルムアミドで2回洗浄し、精製水で中性となるまで洗浄し、次に、無水エタノールで3回洗浄し、樹脂をろ別して乾燥させ、反応器に無水エタノール200gとヒドラジン水和物50gを加え、75℃に昇温させて16時間反応させ、反応終了後、体積比50:50のエタノール/精製水溶液で3回洗浄し、精製水で中性となるまで洗浄し、次に、無水エタノールで3回洗浄し、洗浄液をろ別して除去し、反応器に無水エタノール200gと濃塩酸50gを加え、60℃に昇温させて6h反応させ、反応終了後、室温に冷却させ、中性となるまで水洗し、その後、真空乾燥させ、アミノ含有量が543μmol/gの、水銀圧入法により測定した平均孔径が48nmの固相合成担体を得るステップと、を含み、或いは、
前記多孔質ヒドロキシ樹脂の製造プロセスは、
凝縮器、撹拌器及び温度計を装備した3L反応器に精製水2L、ポリビニルアルコール20g、塩化ナトリウム60gを投入し、溶解して、水相を得て、
スチレン111g、ジビニルベンゼン(含有量80重量%)11g、4-アセトキシスチレン13g、トランスブテンジニトリル5g、ソルビタンモノオレイン酸エステル8g、イソオクタノール40g、イソドデカン20g及び過酸化ベンゾイル2.5gを秤量し、均一に混合すると、油相を得て、油相を反応器に加えて、撹拌して78℃に昇温させ、6h重合し、反応終了後、熱水で樹脂を洗浄して、エタノール還流により孔形成剤を抽出して除去し、篩分けして粒径50~100μmの樹脂を収集し、真空乾燥させ、重合体多孔質樹脂を得るステップと、
凝縮器、撹拌器及び温度計を装備した1L反応器に重合体多孔質樹脂50g、アセトニトリル300mlを投入し、撹拌し、ヒドラジン水和物7.5mlをゆっくりと加え、室温で3h反応させ、反応終了後、中性となるまで水洗し、その後、真空乾燥させ、ヒドロキシの含有量が550μmol/g、水銀圧入法により測定した平均孔径が64nmの、ヒドロキシを含有する固相合成担体を得るステップと、を含む、ことを特徴とする請求項5から12のいずれか1項に記載の固相合成用の多孔質樹脂の製造方法。 - 請求項5から13のいずれか1項に記載の方法で製造した請求項1に記載の固相合成用の多孔質樹脂、のオリゴヌクレオチドの固相合成への使用。
- 前記油相において、単量体全量に対して前記モノビニル化合物は60~88重量%である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記油相において、単量体全量に対して前記架橋単量体は5~15重量%である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記油相において、単量体全量に対して前記機能性単量体は5~15重量%である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記油相において、単量体全量に対して前記変性単量体は2~10重量%である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記油相において、前記孔形成剤の重量は単量体全重量の25~50%である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記重合温度は60~85℃である、ことを特徴とする請求項5に記載の固相合成用の多孔質樹脂の製造方法。
- 前記製造過程は、
反応器に一定量の精製水を加え、前記水相重量に対して前記分散剤を0.1~5重量%と水相重量に対して前記無機塩を20重量%以下とを加え、溶解して、前記水相を得るステップと、
前記油相と前記水相との重量比が1:3~1:20となるように、単量体全重量に対して、前記モノビニル化合物が60~88重量%と、前記架橋単量体が5~15重量%と、前記機能性単量体が5~15重量%と、前記変性単量体が2~10重量%と、孔形成剤重量に対して前記油溶性界面活性剤が0.1~15重量%を占め、前記希釈剤が85~99.9%を占める前記孔形成剤が25~50重量%と、前記開始剤と、を秤量し、均一に混合すると、前記油相を得るステップと、
前記油相を前記反応器に加えて、撹拌して60~85℃に昇温させ、反応させて、前記反応の終了後、前記孔形成剤を除去し、篩分けして適切な粒径の樹脂を収集し、真空乾燥させ、多孔質重合体樹脂を得て、さらに、この樹脂を反応させ、アミノ又はヒドロキシ官能基とした多孔質樹脂を得るステップと、を含む、ことを特徴とする請求項5から11のいずれか1項に記載の固相合成用の多孔質樹脂の製造方法。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| CN202011357390.XA CN114539458B (zh) | 2020-11-26 | 2020-11-26 | 一种应用于固相合成的多孔树脂及其制备方法 |
| CN202011357390.X | 2020-11-26 | ||
| PCT/CN2021/077663 WO2022110560A1 (zh) | 2020-11-26 | 2021-02-24 | 一种应用于固相合成的多孔树脂及其制备方法 |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| JP2023539664A JP2023539664A (ja) | 2023-09-15 |
| JP2023539664A5 JP2023539664A5 (ja) | 2024-06-05 |
| JP7640680B2 true JP7640680B2 (ja) | 2025-03-05 |
Family
ID=81667962
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2023514051A Active JP7640680B2 (ja) | 2020-11-26 | 2021-02-24 | 固相合成用の多孔質樹脂及びその製造方法 |
Country Status (6)
| Country | Link |
|---|---|
| US (1) | US20230312859A1 (ja) |
| EP (1) | EP4177281A4 (ja) |
| JP (1) | JP7640680B2 (ja) |
| KR (1) | KR102901855B1 (ja) |
| CN (1) | CN114539458B (ja) |
| WO (1) | WO2022110560A1 (ja) |
Families Citing this family (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN114761533A (zh) * | 2020-09-15 | 2022-07-15 | 株式会社Lg化学 | 细胞培养用微载体和用于制备其的方法 |
| CN114874376B (zh) * | 2022-06-14 | 2023-07-11 | 河北迪纳兴科生物科技有限公司 | 多孔树脂珠及其制备方法和应用 |
| WO2025095132A1 (ja) * | 2023-11-02 | 2025-05-08 | 日東電工株式会社 | 多孔質樹脂ビーズおよびその製造方法ならびに該多孔質樹脂ビーズを用いた核酸の製造方法 |
| CN117866301B (zh) * | 2024-03-12 | 2024-08-06 | 潍坊顺福昌橡塑有限公司 | 一种全钢子午线轮胎用的胎肩垫胶胶料及其制备方法 |
| US12421274B1 (en) * | 2024-10-03 | 2025-09-23 | Agilent Technologies, Inc. | Polymer beads for oligonucleotide synthesis |
| CN120248540B (zh) * | 2025-06-03 | 2025-09-12 | 乐陵市澜川化工有限公司 | 改性eva树脂及其制备方法 |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2008511743A (ja) | 2004-09-02 | 2008-04-17 | アイシス ファーマシューティカルズ, インコーポレーテッド | オリゴマー合成のための高分子ビーズ |
| US20090326210A1 (en) | 2008-06-25 | 2009-12-31 | Nitto Denko Corporation | Porous resin beads and method of producing nucleic acid using the same |
| JP2011063728A (ja) | 2009-09-17 | 2011-03-31 | Nitto Denko Corp | 多孔質樹脂ビーズおよびそれを用いる核酸の製造方法 |
| JP2013539905A (ja) | 2010-11-30 | 2013-10-28 | エルジー・ケム・リミテッド | リチウム二次電池 |
Family Cites Families (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| GB674323A (en) * | 1948-12-09 | 1952-06-25 | British Celanese | Improvements in the manufacture of synthetic fibres |
| JPH06306037A (ja) * | 1993-02-26 | 1994-11-01 | Sumitomo Chem Co Ltd | 1,4−ジシアノ−2−ブテンの製造方法 |
| WO1998048913A1 (en) | 1997-04-25 | 1998-11-05 | Transgenomic, Inc. | Polynucleotide separations on nonporous polymer beads |
| DE10010149A1 (de) * | 2000-03-03 | 2001-09-06 | Basf Ag | Nitrilase aus Rhodococcus rhodochrous NCIMB 11216 |
| JP2006052168A (ja) * | 2004-08-12 | 2006-02-23 | Konishi Co Ltd | 新規メルカプトシラン化合物、それを用いた硬化性樹脂、及び、それを用いた硬化性樹脂組成物 |
| JP4970881B2 (ja) * | 2006-09-21 | 2012-07-11 | 日東電工株式会社 | 固相合成用担体 |
| JP5479828B2 (ja) | 2009-09-17 | 2014-04-23 | 日東電工株式会社 | 多孔質樹脂ビーズおよびそれを用いる核酸の製造方法 |
| JP6029507B2 (ja) * | 2012-03-27 | 2016-11-24 | 積水化成品工業株式会社 | 多孔質樹脂粒子、多孔質樹脂粒子の製造方法、及び、その用途 |
| KR101497766B1 (ko) * | 2012-04-03 | 2015-03-05 | 주식회사 엘지화학 | 가교 고분자 나노입자 함유 조성물, 공중합체의 제조 방법 및 이를 포함한 발포 성형성 보강 염화비닐 수지 |
| CN103881016B (zh) * | 2012-12-20 | 2017-08-25 | 南开大学 | 一种多孔树脂作为固相合成的载体 |
| JP6041685B2 (ja) * | 2013-01-24 | 2016-12-14 | 日東電工株式会社 | 核酸合成用固相担体および核酸の合成方法 |
| JP6348045B2 (ja) * | 2014-10-16 | 2018-06-27 | 富士フイルム株式会社 | 共重合体及びそれを含有する樹脂組成物、フィルム、位相差フィルム |
| CN106905533A (zh) * | 2017-02-24 | 2017-06-30 | 同济大学 | 一种利用高内相乳液模版法制备表面β‑环糊精修饰的多孔吸附材料的方法 |
| CN108314756A (zh) * | 2018-03-09 | 2018-07-24 | 安徽大学 | 一种基于Pickering原位细乳液制备的热膨胀微球及其制备方法 |
-
2020
- 2020-11-26 CN CN202011357390.XA patent/CN114539458B/zh active Active
-
2021
- 2021-02-24 US US18/043,786 patent/US20230312859A1/en active Pending
- 2021-02-24 KR KR1020237014306A patent/KR102901855B1/ko active Active
- 2021-02-24 WO PCT/CN2021/077663 patent/WO2022110560A1/zh not_active Ceased
- 2021-02-24 EP EP21896080.5A patent/EP4177281A4/en active Pending
- 2021-02-24 JP JP2023514051A patent/JP7640680B2/ja active Active
Patent Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2008511743A (ja) | 2004-09-02 | 2008-04-17 | アイシス ファーマシューティカルズ, インコーポレーテッド | オリゴマー合成のための高分子ビーズ |
| US20090326210A1 (en) | 2008-06-25 | 2009-12-31 | Nitto Denko Corporation | Porous resin beads and method of producing nucleic acid using the same |
| JP2010006888A (ja) | 2008-06-25 | 2010-01-14 | Nitto Denko Corp | 多孔質樹脂ビーズおよびそれを用いる核酸の製造方法 |
| JP2011063728A (ja) | 2009-09-17 | 2011-03-31 | Nitto Denko Corp | 多孔質樹脂ビーズおよびそれを用いる核酸の製造方法 |
| JP2013539905A (ja) | 2010-11-30 | 2013-10-28 | エルジー・ケム・リミテッド | リチウム二次電池 |
Also Published As
| Publication number | Publication date |
|---|---|
| KR20230074573A (ko) | 2023-05-30 |
| WO2022110560A1 (zh) | 2022-06-02 |
| JP2023539664A (ja) | 2023-09-15 |
| US20230312859A1 (en) | 2023-10-05 |
| EP4177281A4 (en) | 2024-01-03 |
| CN114539458A (zh) | 2022-05-27 |
| KR102901855B1 (ko) | 2025-12-17 |
| CN114539458B (zh) | 2023-07-25 |
| EP4177281A1 (en) | 2023-05-10 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7681682B2 (ja) | 固相合成担体、その製造方法及び使用 | |
| KR102901855B1 (ko) | 고상 합성에 적용되는 다공성 수지 및 이의 제조 방법 | |
| US9045573B2 (en) | Solid-phase support for oligonucleotide synthesis and oligonucleotide synthesis method | |
| US8592542B2 (en) | Porous resin beads and method of producing nucleic acid using the same | |
| CN101591409B (zh) | 用于核酸合成的固相载体 | |
| CN102020813B (zh) | 多孔树脂珠粒及使用其制造核酸的方法 | |
| JP2023539664A5 (ja) | ||
| CN101429263B (zh) | 具有羟基的多孔树脂粒子的制备方法 | |
| CN102020812B (zh) | 多孔树脂珠粒及使用其制造核酸的方法 | |
| RU2815371C2 (ru) | Пористая смола, используемая для твердофазного синтеза и способ ее получения | |
| RU2825651C1 (ru) | Носитель для твердофазного синтеза, способ его получения и его применение | |
| CN104693333B (zh) | 多孔树脂珠和通过使用它制备核酸的方法 | |
| WO2025095132A1 (ja) | 多孔質樹脂ビーズおよびその製造方法ならびに該多孔質樹脂ビーズを用いた核酸の製造方法 | |
| RU2023103704A (ru) | Пористая смола, используемая для твердофазного синтеза и способ ее получения |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20230228 |
|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20230228 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20240220 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20240227 |
|
| A524 | Written submission of copy of amendment under article 19 pct |
Free format text: JAPANESE INTERMEDIATE CODE: A524 Effective date: 20240523 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20240827 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20241011 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20250128 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20250220 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 7640680 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |