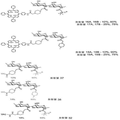
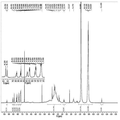
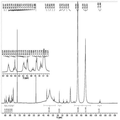
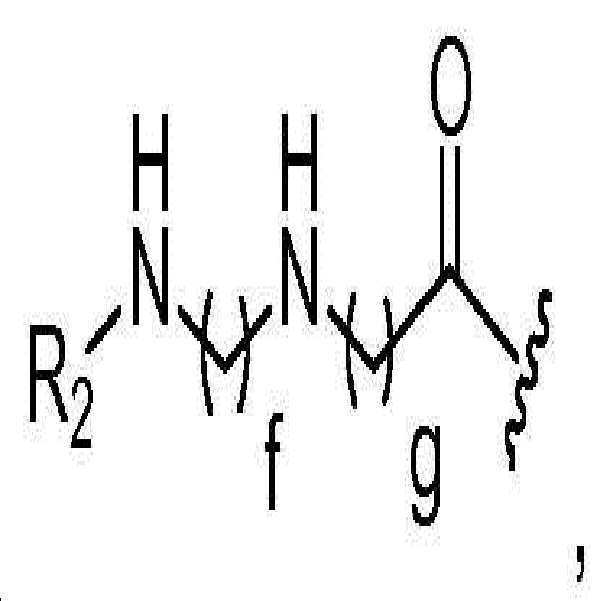
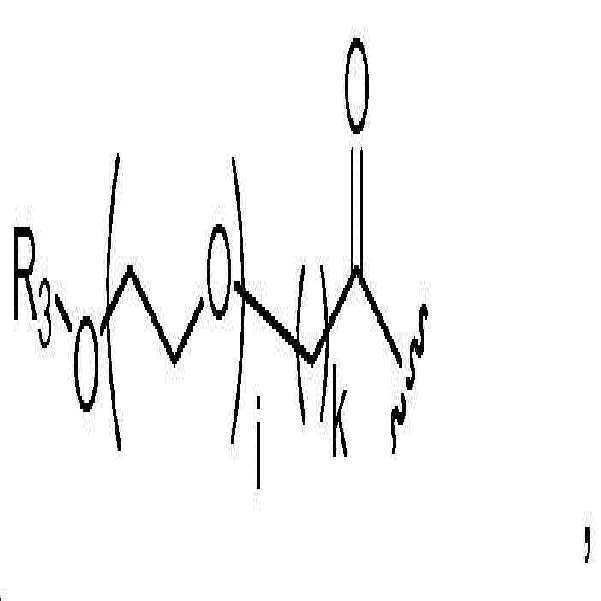
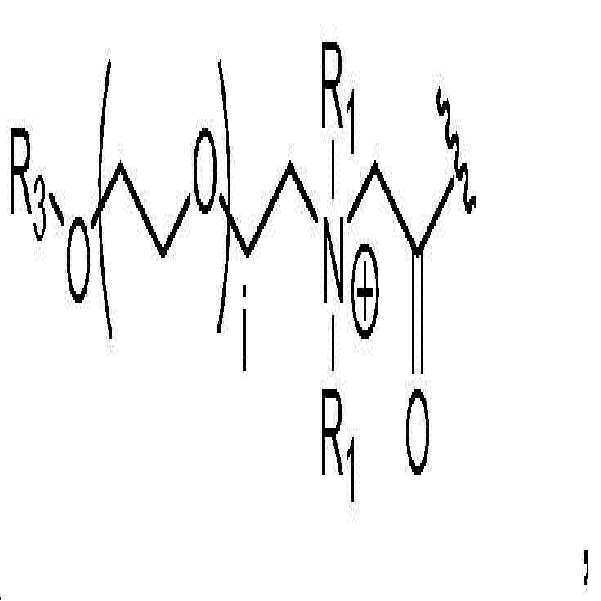
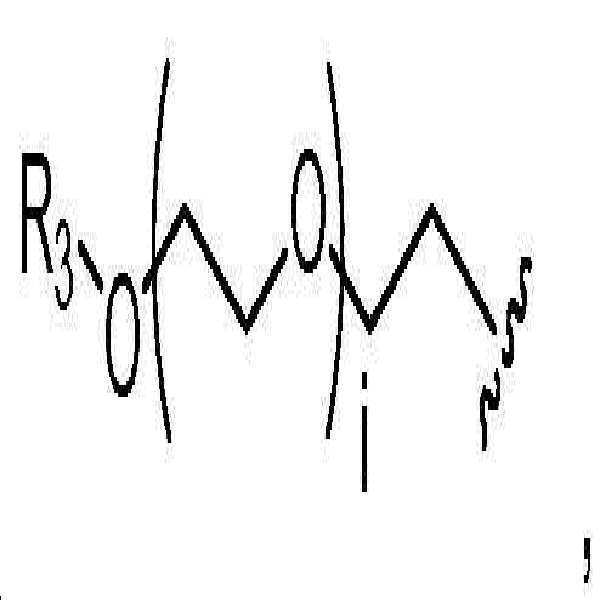
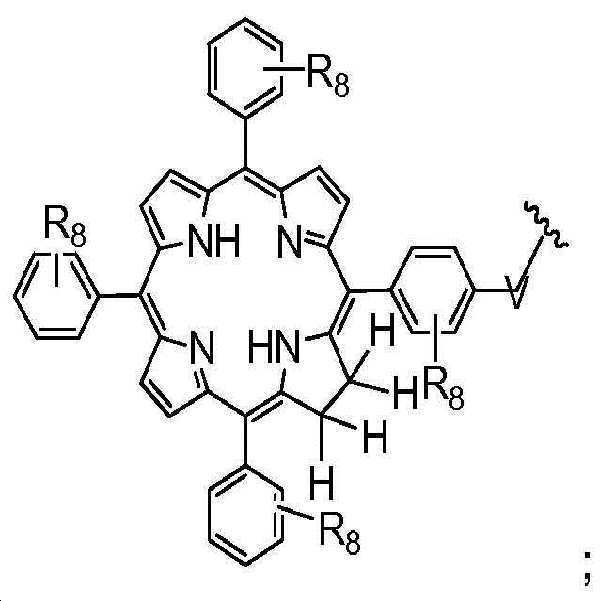
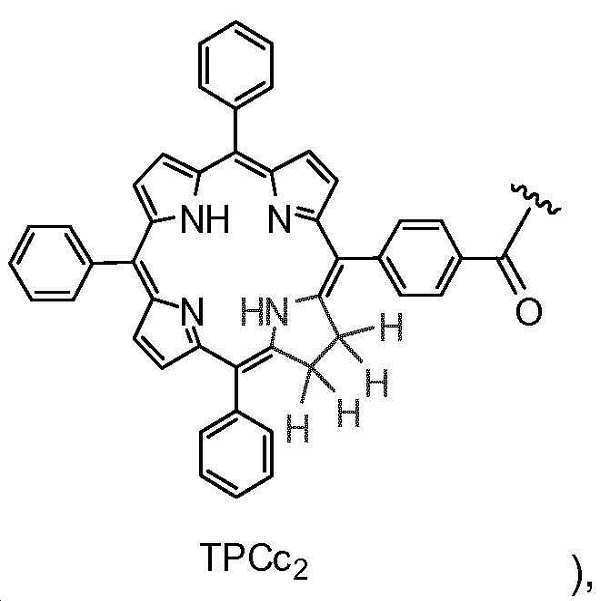
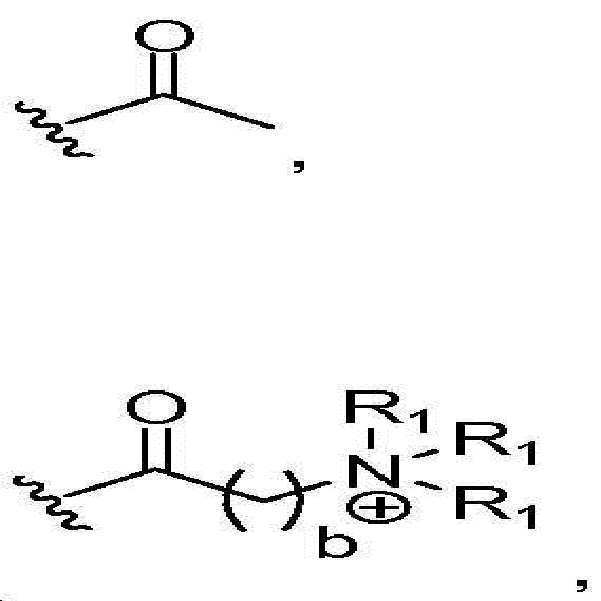
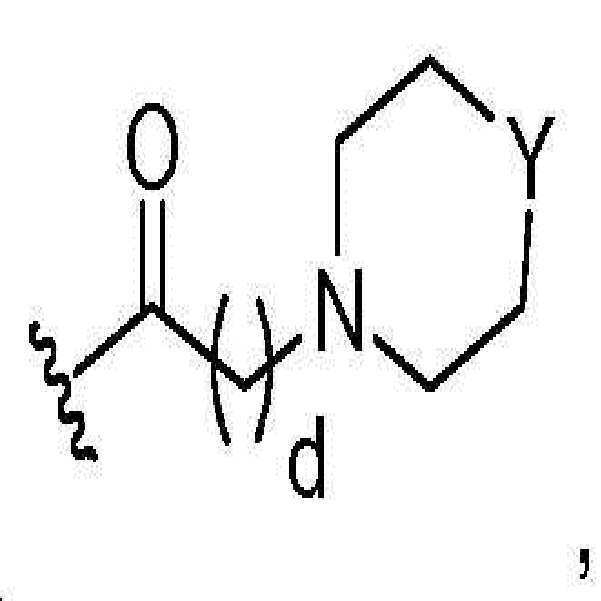
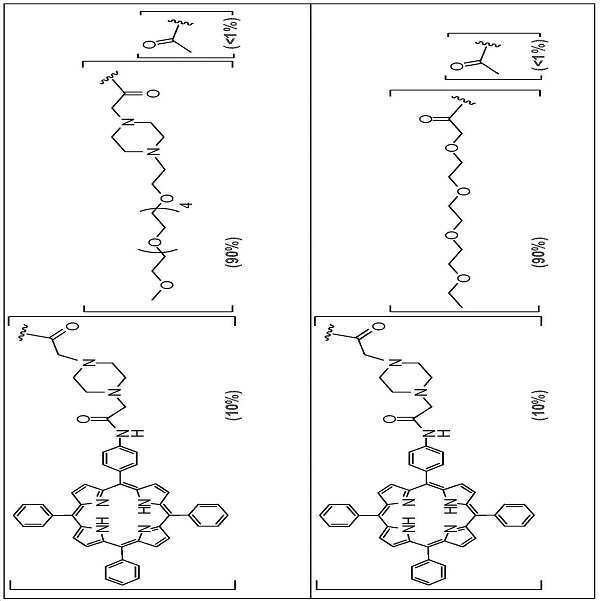
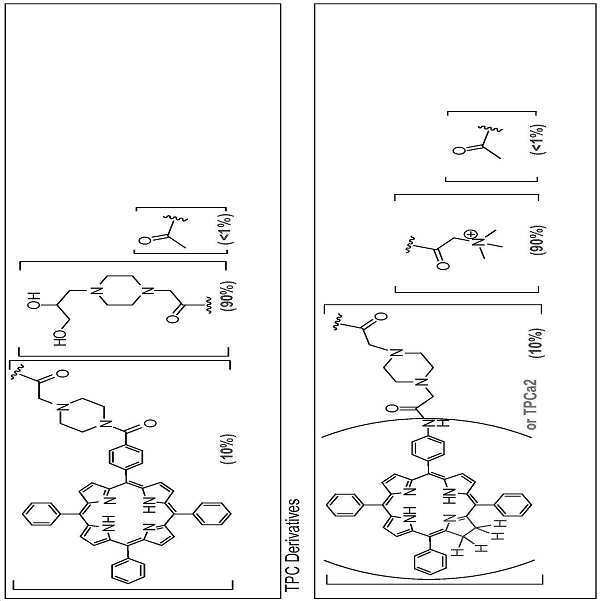
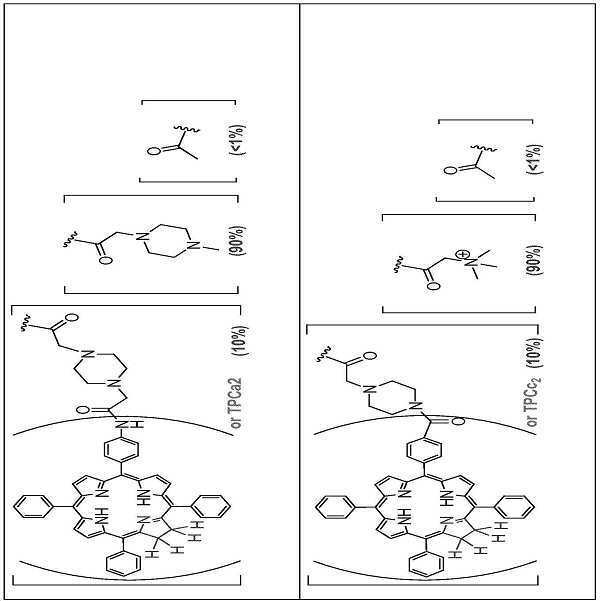
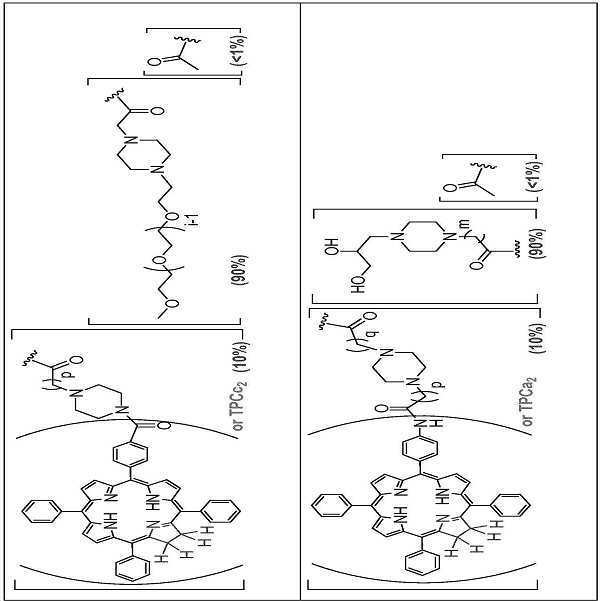
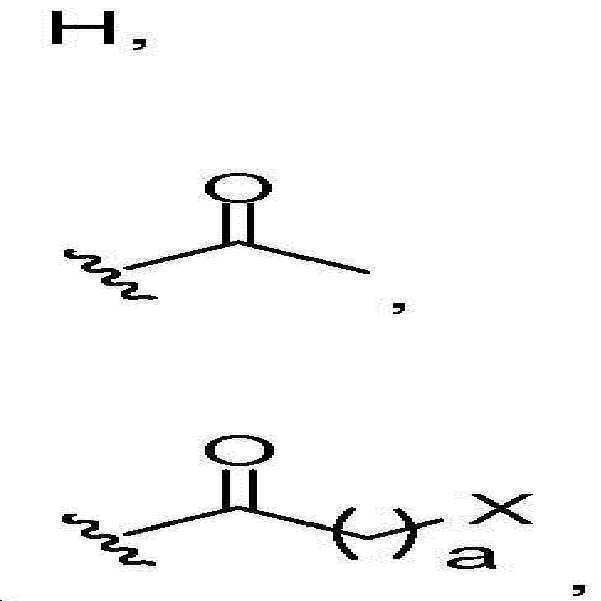
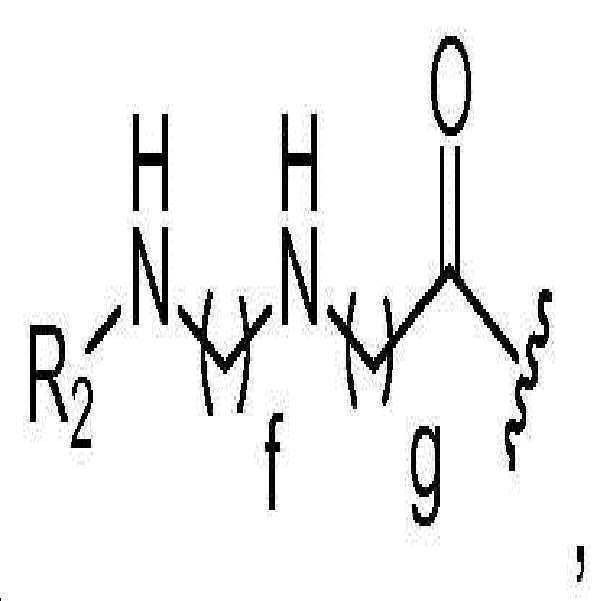
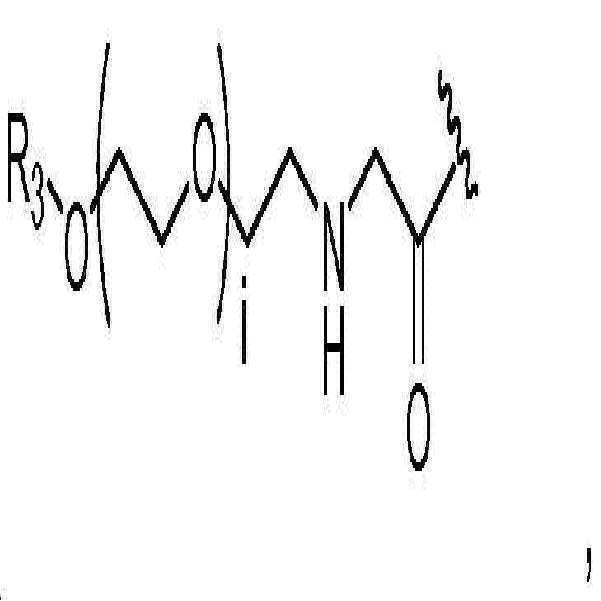
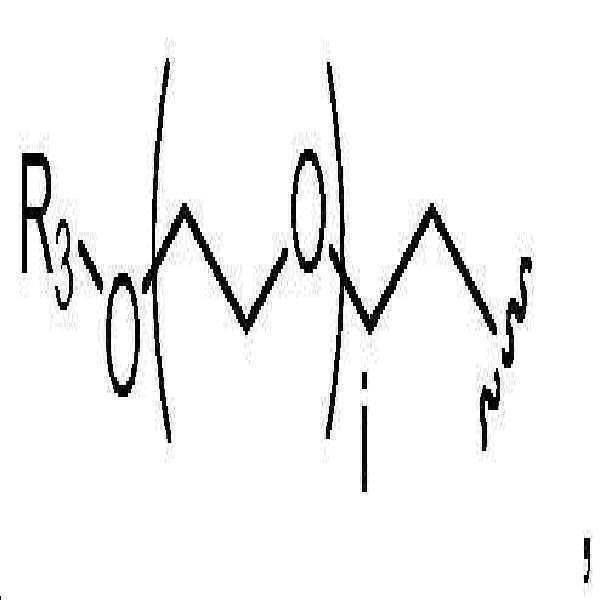
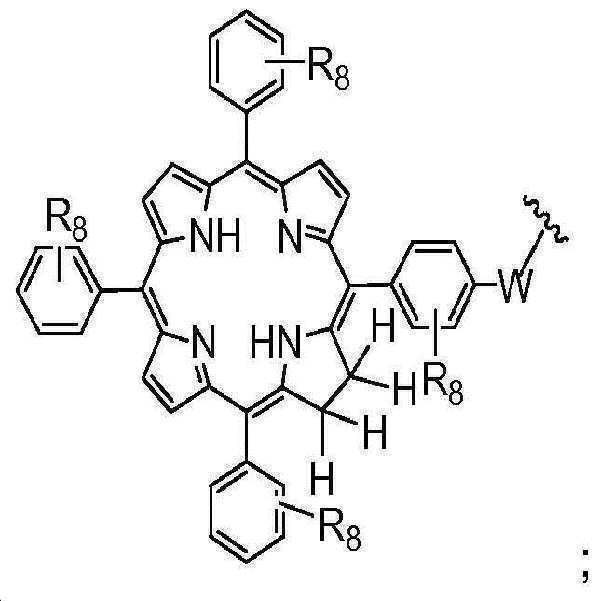
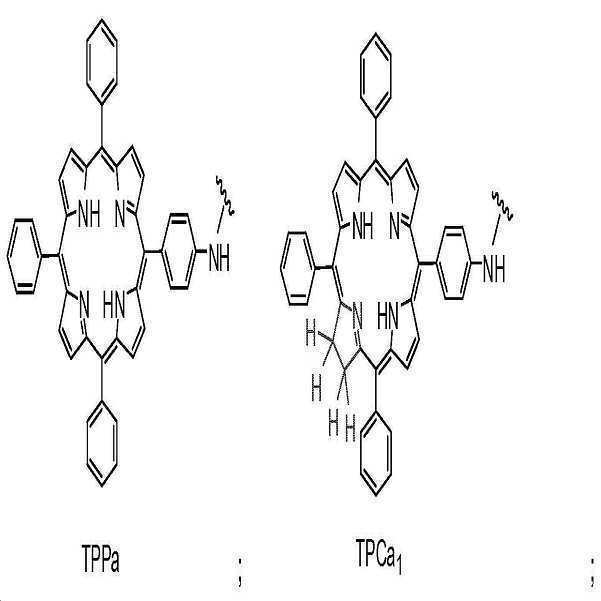
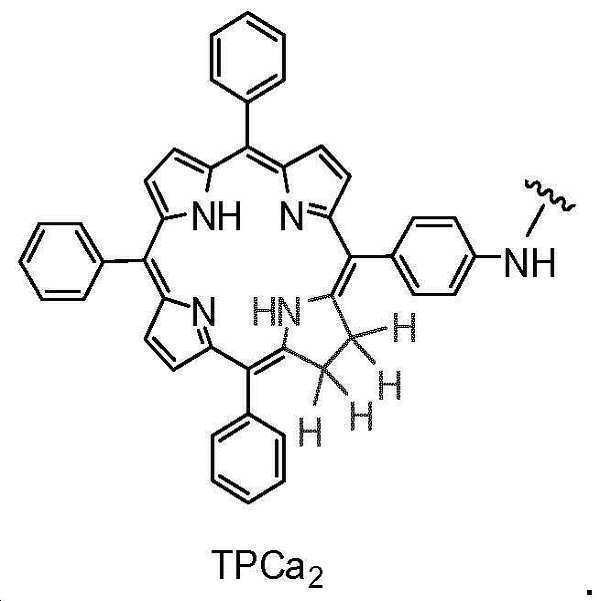
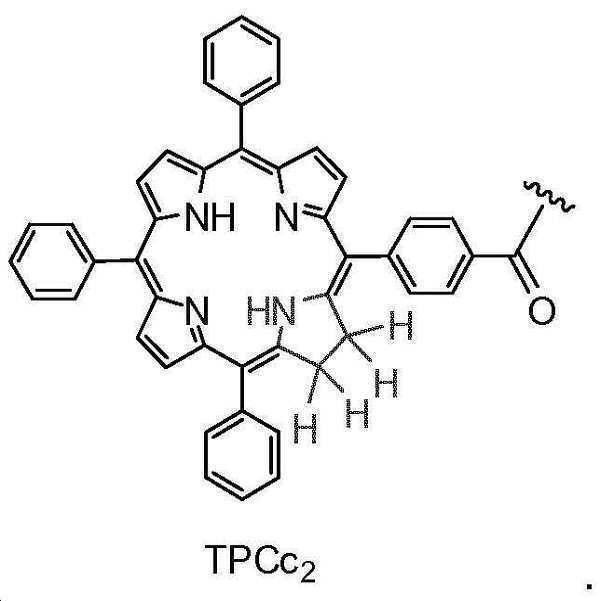
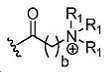
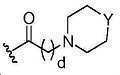
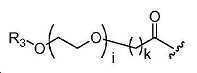
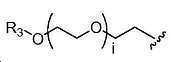
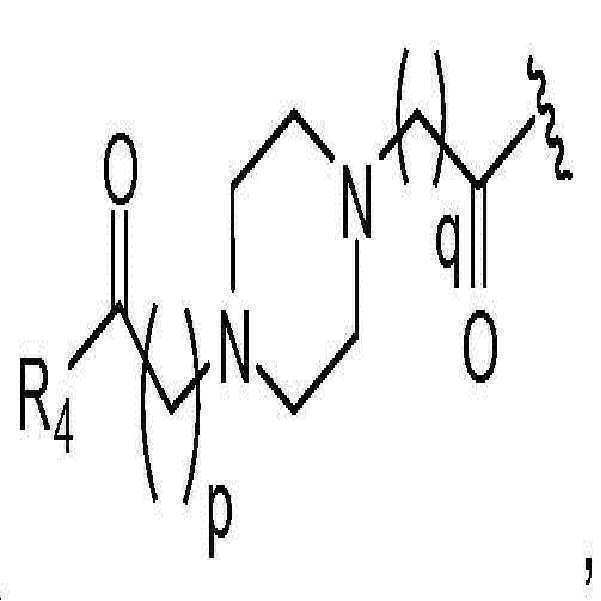
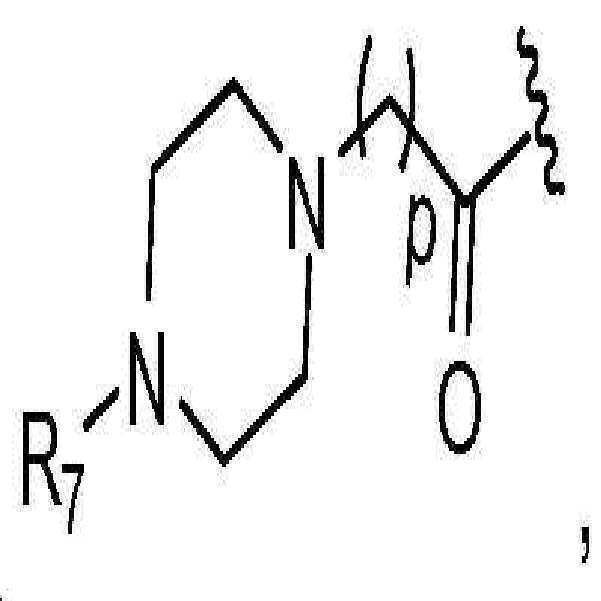
실시예 1 -
meso
-테트라페닐포피린-키토산계 나노전달체의 합성
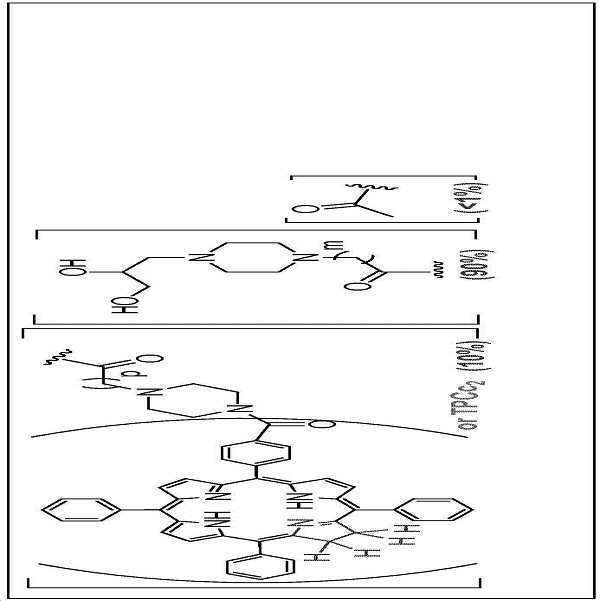
7 단계 과정에서, 출발물질로서 3,6-디-O-tert-부틸디메틸실릴-키토산 (DiTBDMS-CS) 및 5-(p-아미노페닐)-10,15,20-트리페닐포피린 [TPP(p-NH2)1]으로부터 광감제 meso-테트라페닐포피린 (TPP)과 결합된 고도의 수용성 키토산 나노전달체를 합성하였다. DiTBDMS-CS는 CH2Cl2에서 고도로 가용성이므로, 고도의 친유성 광감제는 정량적 반응에 도입되어 0.1 및 0.25 치환도를 제공할 수 있다. 이것은 최종 탈보호화된 전달체의 수용해도를 증가시키기 위하여 고분자 백본 위에 트리메틸암모늄일 (trimethylammoniumyl) 및 1-메틸피페라지닐 기를 도입하였다. 방법은 고도로 재현가능하고, 얻어진 물질은 고체 상태 NMR, FT-IR, 및 1H NMR로 완전히 특징지워질 수 있음을 나타내었다. UV-Vis, 형광 및 NMR 검사는 전달체가 반-고체 π-적층된 광감제의 코어와 함께 수용액에서 나노입자-유사 구조를 형성하는 역학 구조임을 나타내었다. 친유성 환경에서, 이러한 구조가 나타날 수 있고 따라서 광감제 부분은 세포막으로 삽입될 수 있을 것 같다.
일반적인 물질 및 방법
키토산 고분자는 Genis EHF, Iceland에 의해 제공되었으며, 합성에 사용되었다 [키토산 고분자 GO 30626-2 (95%DD, 95 cp)]. 모든 용매와 시약은 시판용으로 구입하였으며, 추가 정제없이 사용하였다. NMR 스펙트럼은 298 K에서 DRX 400 MHz Bruker NMR 분광계로 기록되었으며, 화학적 이동(chemical shifts)은 사용된 중수소화(deuterated) NMR 용매에 대하여 기록되었다 [1H NMR: CDCl3 (7.26 ppm), DMSO-d6 (2.50 ppm); 13C NMR: CDCl3 (77.16 ppm), DMSO-d6 (39.52 ppm)]. 아세톤 피크 (2.22 ppm)는 용매로서 D20에 대해 내부 기준으로 사용되었다. 포피린의 페닐 고리 위에 있는 양성자 (ortho, meta, para)는 페닐 고리 위에 있는 치환기에 관하여가 아닌 포피린 고리계에 대해 이들의 위치에 관하여 확인되었다.
화합물 17B 및 19B의 고체-상태 13C NMR은 더럼 대학교(Durham University) 화학과로부터 얻었다. 이러한 스펙트럼은 13C에 대해 100.56 MHz에서 작동하는 Varian VNMRS 분광계를 이용하여 얻었다. 교차-편광 매직-각 스피닝(Cross-polarization magic-angle spinning) 실험은 6 mm (회전자 o.d.) 프로브로 수행하였다. 스펙트럼은 1 ms 접촉 시간, 1.5 s 재순환 지연(recycle delay) 및 "TOSS" 스피닝 측파대 억압(spinning sideband suppression)과 함께 6.8 kHz의 회전 속도 (spin-rate)에서 기록되었다. 스펙트럼 기준은 아다만탄(adamantane)의 고주파 신호(high-frequency signal)를 38.5 ppm으로 맞춰 간접적으로 수행된 순수(neat) 테트라메틸실란의 외부 시료에 대하여다.
질량 스펙트럼은 Bruker Autoflex III 또는 Bruker micrOTOF-Q11로 기록되었다. FT-IR 측정은 AVATAR 370 FT-IR 기기 (Thermo Nicolet Corporation, Madison, USA)로 수행되었다. 시료 (2-3mg)를 KBr과 함께 완전히 치대었다(kneaded). 시료를 Specac 압축기 (Specac Inc., Smyrna, USA)로 펠렛으로 압착하였다. 녹는점은 Buchi Melting Point B-540으로 기록하였다. 고분자 시료는 Spectra/Por Dialysis Membrane (MWCO: 3500)을 이용하여 투석하였다.
흡수 및 정상-상태(steady-state) 형광 스펙트럼.
UV-Vis 측정은 Peltier Temperature Programmer가 장착된 Perkin-Elmer Lambda 25 UV-Vis 분광계로 기록되었다. 형광 방출 스펙트럼은 170-2200 nm (Spectrocell Corporation, Oreland, PA, USA)의 스펙트럼 범위를 가진 세포를 이용하여, SPEX FluoroMax 분광계를 이용하여 얻어졌다. 10 mm 경로 길이를 갖는 석영 큐벳을 이용하여, 흡수 스펙트럼은 20℃에서 기록되었고, 형광 방출 스펙트럼은 주위 온도(ambient temperature)에서 기록되었다. 모든 형광 스펙트럼은 일정한 슬릿 너비(slit widths), 여기에 대해 1 nm 및 방출에 대해 1 nm로 기록되었고, 형광 스펙트럼은 양자 수율 연구를 위해 3개의 스캔을 평균하였다. 그러나, 도 5 (III) 형광 스펙트럼의 경우 여기에 대해 3 nm 및 방출에 대해 3 nm의 슬릿 너비로 얻어졌다.
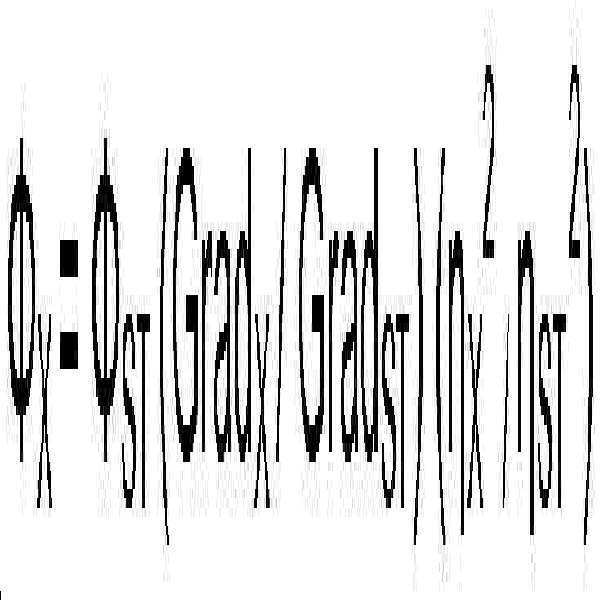
화합물 3, 5, 16A-19B (λex. = λmax = 419 nm에서 모두 여기됨)의 형광 양자 수율은 하기 방정식을 이용한 정상-상태 비교 방법을 이용하여 무수 에탄올 (absolute ethanol)에서 표준 안트라센의 희석액 (ФF = 0.27, λex = 365.5 nm)에 대하여 측정되었다:
여기서, 첨자 ST 및 X는 각각 표준 및 시험을 나타내고, Ф는 형광 양자 수율이며, Grad는 통합 형광 세기(integrated fluorescence intensity) 대 흡광도의 플롯으로부터의 기울기이고, η은 용매의 굴절률이다.
안정성 연구:
물리적 안정성 연구를 위해, 17A를 H20 (1 mg/mL)에 용해시키고, 30분 동안 초음파처리한 다음, (10분 동안 HERMLE Z-320 4000rpm으로) 원심분리하고, 가만히 따른 다음(decanted), 알루미늄 호일로 포장하였다. UV-Vis 흡광도는 0-90일 동안 H20에서 λmax = 419 nm에서 측정되었다.
1
H NMR에 의해 치환도(DS)의 측정.
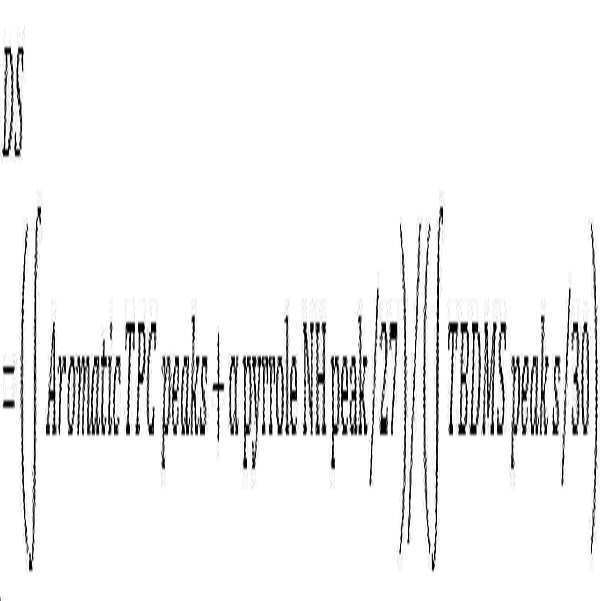
TPP-NH-Pip의 치환도를 계산하기 위하여, 우리는 최종 화합물의 1H NMR을 사용하였다. 최종 화합물 16A-19B의 DS를 계산하기 위하여, 우리는 TPP 피크의 통합값(integration value) (TPP-NH-Pip 부분으로부터) 및 H-1 피크의 통합값 (키토산 부분으로부터)을 사용하였다. TPP의 적분 (방향족 영역으로부터 4개의 피크)을 검토하였고, H-1 기의 적분을 계산하였으며, 하기 방정식에서 사용하였다:
이 조건 하에, 고분자 백본은 부분적으로 HDO 피크에 의해 중첩되나 DS는 H-1 피크와 TPP 피크의 적분의 상대 비율로부터 우수한 정확성을 가지고 측정될 수 있다.
TPC-NH-Pip 및 TPC-CO-Pip의 DS를 계산하기 위하여, 우리는 중간체 화합물 29 & 34, 및 하기 방정식에서 TPC 피크의 통합값 (α-피롤 NH 피크 통합 뿐만 아니라 방향족 영역에서 TPC-NH-Pip 또는 TPC-CO-Pip로부터) 및 TBDMS 피크의 통합값 (키토산으로부터)을 사용하였다:
다양한 키토산 유도체에 대해 테길화의 DS를 계산하기 위하여, 우리는 상응하는 1H NMR을 사용하였다. 우리는 키토산 백본에서 키토산의 H-1 피크의 통합값 및 (TEG의 말단 에틸 피크의) CH3의 통합값을 고려하였다. 만일 치환도가 100%이면 -에틸 말단 삼중(triplet)에 대한 통합값은 3과 동일할 것이다. 따라서, 방정식은 하기와 같다:
SEM 및 타원편광분석기(Elipsometry).
용액은 Class-100 무균실 환경(clean room environment)에서 종래의 스피너 (spinner)를 이용하여 본래의 실리콘 <100> 기판 (15 mm x 15 mm) 위에 1000 rpm으로 스핀-코팅하였다. 실리콘은 약 15 Å 두께의 자연 산화막(native oxide) 층을 가진다. 또한, 10 ㎕의 동일한 용액을 실리콘 기판 위에 직접 피펫팅하고 실온에서 자연건조시켰다. 코팅된 기판을 in-lens 검출기를 이용하여 10 keV 가속전압 및 2 mm 작동 거리에서 Zeiss LEO 1550 주사 전자 현미경으로 영상화하였다.
물 접촉각(Water contact angle) 측정.
물 접촉각은 KSV CAM 200 광 접촉각 미터 (KSV Instruments)를 이용하여 측정되었다. 5㎕ 탈이온수 방울을 실리콘 웨이퍼의 중앙에 떨어뜨리고, 물 접촉각을 Laplace & Young 방정식을 기준으로 하여 측정하였다. 측정은 실온 및 주위 습도 (ambient humidity)에서 수행하였다.
합성
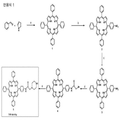
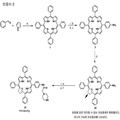
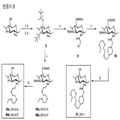
TPP-NH-Pip의 합성에 대해 도 2의 반응식 1 참조
Meso-테트라페닐포피린 (1). 문헌 방법에 따름 (Adler, J Organic Chem 1967, 32:476).
5-(4-니트로페닐)-10,15,20-트리페닐포피린 [TPP(p-N0 2 ) 1 ] (2). 문헌 방법에 따름 (Luguya R et al. Tetrahedron 2004, 60:2757).
5-(4-아미노페닐)-10,15,20-트리페닐포피린 [TPP(p-NH 2 ) 1 ] (3). 문헌 방법에 따름 (Luguya R et al. Tetrahedron 2004, 60:2757).
5-(4α-브로모아세틸아미도페닐)-10,15,20-트리페닐포피린 (4).
화합물 3 (500mg, 0.793mmol)을 CH2Cl2 (15 mL)에 용해시키고 N2 대기 하에 교반하였다. 트리에틸아민 (0.24mL, 1.75mmol)을 가한 다음, rt에서 브로모아세틸 브로마이드 (0.097mL, 1.11 mmol)를 방울방울 가하고 1 h 동안 rt에서 계속 교반하였다. 반응 혼합물을 CH2Cl2 (45 mL)로 희석시키고, 물 (2 x 25 mL) 및 소금물 (20 mL)로 세척하였다. 유기층을 Na2S04로 건조한 다음 진공 하에 농축시켰다. 조 생성물을, 용리액으로 CH2Cl2와 헥산을 사용하여, 실리카겔 컬럼 크로마토그래피로 정제하여, 385mg (64%)의 원하는 생성물 4를 수득하였다. TLC (헥산/CH2Cl2 3:7): Rf=0.17; FT-IR, v cm-1: 3313 (N-H), 3049,3019 (aryl C-H), 1687, 1594 (CONH), 1556, 1514, 1471, 1439, 1399, 1348, 1177, 1153, 964, 798, 726, 699; 1H NMR (CDCl3): δ = 8.88-8.91 (m. 8H, β-pyrrole H), 8.41 (br s, 1H, TPPNHCO), 8.22-8.27 (m, 8H, tetraphenyl Ho), 7.91 (d, J = 8Hz, 2H, CONH-phenyl-Hm), 7.75-7.80 (m, 9H, triphenyl-Hm,p), 4.15 (s, 2H, COCH2Br), -2.70 (br s, 2H, α-pyrrole NH) ppm; 13C NMR (CDCl3): δ = 163.78, 142.26, 139.20, 136.78, 135.25, 134.68, 131.23, 127.87, 126.83, 120.42, 120.38, 119.24, 118.34, 29.72 ppm; MS (ESI): m/z calcd. 4for C46H33BrN50 ([M+H]+) 750.1863 found 750.1864; UV-vis (DMSO): λmax: 417, 517, 542, 597, 650 nm.
5-(4α-피페라진아세틸아미도페닐)-10,15,20-트리페닐포피린 [TPP-NH-Pip] (5).
화합물 4 (275mg, 0.366mmol) 및 과량의 피페라진 (158mg, 1.83mmol)을 CH2Cl2 (10 mL)에서 함께 혼합하고, N2 대기 하에 1 h 동안 rt에서 교반하였다. 반응 완료 후, 반응 혼합물을 CH2Cl2 (85 mL)로 희석시키고, 물 (2 x 40 mL) 및 소금물 (35 mL)로 세척하였다. 유기층을 Na2S04로 건조한 다음 진공 하에 농축시켰다. 조 생성물을, 용리액으로 1:12 MeOH:CH2Cl2를 사용하여, 실리카겔 컬럼 크로마토그래피로 정제하여, 자주색 고체로서 표제 화합물 5 (260mg, 94%)를 제공하였다. TLC (CH2Cl2/ MeOH, 9:1): R f =0.15; FT-IR (KBr): v 3442 (pip. NH), 3312 (aryl N-H), 3052, 3022 (aryl C-H), 2903, 2816 (aliphatic CH2), 1691, 1596 (CONH), 1557, 1517, 1471, 1439, 1400, 1349, 1309, 1179, 1153, 1071, 1001, 965, 799, 728, 700 cm-1; 1H NMR(CDCl3): δ = 9.51 (br s, 1H, TPP-NHCO), 8.89-8.93 (m, 8H, β-pyrrole H), 8.23-8.26 (m, 8H, tetraphenyl Ho), 8.01 (d, J = 8.0 Hz, 2H, Pip-NH-phenyl-Hm), 7.75-7.81 (m, 9H, triphenyl-Hm,p), 3.31 (s, 2H, COCH2-Pip.), 3.11 (t, 4H), 2.77 (br t, 4H), 2.60 (br s, 1H, piperazine NH), -2.71 (br s, α-pyrrole 2H) ppm; 13C NMR (CDCl3): δ = 168.75, 142.30, 138.26, 137.44, 135.33, 134.68, 131.26, 127.86, 126.83, 120.32, 119.66, 117.89, 62.87, 54.53, 46.24 ppm; MS (ESI): m/z calcd. for C50H42N7O ([M+H]+) 756.3445 found 756.3467; UV-vis (DMSO): λmax: 417, 517, 542, 597, 650 nm.
도 3의 반응식 2 및 도 12의 반응식 5 참조
키토산 메실레이트 (7). 우리의 이전에 발표된 방법에 따라 합성됨 (Song et al. Carbohydrate Polymers 2010, 81 :140).
3,6-O-디- tert -부틸디메틸실릴 키토산 [DiTBDMS-CS] (8). 우리의 이전에 발표된 방법에 따라 합성됨 (Song et al. Carbohydrate Polymers 2010, 81 :140).
N-브로모아세틸-3,6-0-DiTBDMS-CS [BrA-DiTBDMS-CS] (9). DiTBDMS-CS 8 (1 g, 2.60mmol)을 N2 대기 하에 둥근 바닥 플라스크에서 건조 CH2Cl2 (15 mL)에 용해시켰다. 그 다음, 반응 혼합물을 얼음/소금 혼합물로 -20℃로 냉각시켰다. Et3N (1.81 mL, 13mmol)을 가한 다음, 브로모아세틸 브로마이드 (0.91 mL, lOmmol)를 천천히 방울방울 가하고 1 h 동안 교반하였다. 반응 혼합물을 CH2Cl2로 희석시키고, 진공 하에 농축시켰다. 조 생성물을 아세토니트릴에서 교반하고, 여과한 다음 새로운 아세토니트릴로 세척하였다. 건조 물질을 CH2Cl2에 용해시키고 추출한 다음, 물과 소금물로 세척하고, Na2S04로 건조한 다음, 진공 하에 농축시켰다. 엷은 노란색 분말의 생성물 9를 1.2g (92% 수율) 얻었다. FT-IR (KBr): v 3402 (br, NH), 2957, 2931, 2886, 2858 (s, C-H TBDMS), 1682 (vs, C=0 amide I), 1530 (vs, C=0 amide II), 1473, 1391, 1362, 1311, 1259, 1101, 1005, 837, 777 (Si-C), 669 cm-1; 1H NMR (CDCl3) δ ppm: 4.40 (br s, H-1), 4.02-3.26 (m, H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 2H GluNH-C=OCH2Br), 0.90 및 0.88 (br s, (CH3)3C), 0.13 및 0.07 (br s, (CH3)2Si) ppm.
(N-TPP-NH-Pip-아세틸) 0.1 -(N-브로모아세틸) 0.9 -DiTBDMS-CS [TPPp 0.1 -BrA 0.9 - DiTBDMS-CS] (10A). 화합물 9 (700mg, 1.38mmol) 및 화합물 NH-pip-TPP 5 (105mg, 0.138mmol)를 N2 대기 하에 CH2Cl2에 용해시켰다. 5에 대하여 정확한 동몰량의 Et3N (19.3μL, 0.130mmol)을 가하고, 반응 혼합물을 24h 동안 rt에서 교반하였다. 출발물질의 총 소비는 TLC로 확인하였다. 반응 혼합물을 CH2Cl2로 희석시키고 추출한 다음, 물과 소금물로 세척하였다. 유기층을 Na2S04로 건조한 다음, 진공 하에 농축시켜 730 mg (92%)의 생성물 10A를 수득하였다. FT-IR (KBr): v 3324 (br, NH), 2955, 2929, 2884, 2856 (s, C-H TBDMS), 1678 (vs, C=0 amide I), 1600, 1524 (vs, C=0 amide II), 1472, 1403, 1361, 1311, 1256, 1098, 1004, 966, 837, 801, 778, 701, 670, 550 cm-1; 1H NMR (CDCl3) δ ppm: 9.30(s, TPPNHCO), 8.85 (m, β-pyrrole H), 8.23-8.20 (m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 7.97 (d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.79-7.73(m, triphenyl-Hm,p), 4.41 (br s, H-1), 4.13-3.50 (m, H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 2H GluNH-C=0, TPPNHCOCH2pip, CH2CONGlc 및 (CH2)2 of piperazine), 2.81-2.86 (m, piperazine-H), 0.92, 0.89 (br s, (CH3)3C), 0.14, 0.07(br s, (CH3)2Si), -2.77 (br s, α-pyrrole NH) ppm; UV-vis (DMSO): λmax: 417, 517, 542, 597, 650 nm.
TPPp 0.1 -BrA 0.9 -DiTBDMS-CS (10B): 화합물 10B (1.3mg, 91%)는 중간체 5 (180mg, 0.24mmol) 및 9 (1.2g, 2.4mmol)를 사용하여 정확하게 상기 방법과 같이 제조하였다.
TPPp 0.25 -BrA 0.75 -DiTBDMS-CS (11A). 화합물 9 (550mg, 1.09mmol) 및 화합물 NH-pip-TPP 5 (206mg, 0.273mmol)를 N2 대기 하에 CH2Cl2에 용해시켰다. 5에 대하여 정확한 동몰량의 Et3N (38μL, 0.27mmol)을 가하고, 반응 혼합물을 24h 동안 rt에서 교반하였다. 출발물질의 총 소비는 TLC로 확인하였다. 반응 혼합물을 CH2Cl2로 희석시키고 추출한 다음, 물과 소금물로 세척하였다. 유기층을 Na2S04로 건조한 다음, 진공 하에 농축시켜 670mg (91%)의 생성물 11A를 수득하였다. FT-IR (KBr): v 3317(br, NH), 2952, 2926, 2883, 2855 (s, C-H TBDMS), 1680 (vs, C=0 amide I), 1598, 1520, 1471, 1440, 1402, 1361, 1309, 1254, 1096, 1002, 966, 837, 800, 778, 730, 701, 667, 558 cm-1; 1H NMR (CDCl3) δ ppm: 9.30(s, TPPNHCO), 8.85 (m, β-pyrrole H), 8.22-8.20 (m, phenyl-Ho & Pip- NHTPP-phenyl-Hm), 7.97 (d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.80-7.75(m, triphenyl-Hm,p), 4.40(br s, H-1), 4.06-3.63 (m, H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 2H GluNH-C=0, TPPNHCOCH 2 pip, CH2CONGlc 및 (CH2)2 of piperazine), 2.81-2.86 (m, piperazine-H), 0.92, 0.89(br s, (CH3)3C), 0.14, 0.10, 0.07 및 0.02(br s, (CH3)2Si), -2.77 (br s, α-pyrrole NH) ppm; UV-vis (DMSO): λmax: 417, 517, 542, 597, 650 nm.
TPPp 0.25 -BrA 0.75 -DiTBDMS-CS (11B): 화합물 11B (1.35g, 92%)는 중간체 5 (415mg, 0.55mmol) 및 9 (1.1g, 2.18mmol)를 사용하여 정확하게 상기 방법과 같이 제조하였다.
화합물 12A, 12B, 13A 및 13B의 합성에 대해 일반적인 방법 A
(N-TPP-NH-Pip-아세틸) 0.1 -(N-(N,N,N-트리메틸암모늄일)아세틸) 0.9 -DiTBDMS- CS [TPPp 0.1 -DiTBDMS-CS-TMA 0.9 ] (12A). 화합물 10A (350mg, 0.61 mmol)를 N2 대기 하에 CH2Cl2에 용해시켰다. 과량의 트리메틸아민 용액을 가하고, 반응 혼합물을 24h 동안 rt에서 교반하였다. 용매를 진공 하에 제거하였다. 조 생성물을 고진공 하에 완전히 건조시켜 자주색 고체로서 조 생성물 12A (420 mg, 99%)를 수득하였다. FT-IR (KBr): v 3426, 3021, 3011, 2962, 2855, 27.7, 2560, 2438, 1749, 1689, 1599, 1563, 1482, 1443, 1401, 1360, 1288, 1254, 1053, 1010, 966, 922, 901, 837, 797, 779, 744, 701, 671, 552 cm-1.
TPPp 0.1 -DiTBDMS-CS-TMA 0.9 (12B). 일반적인 방법 A는 10B (600 mg, 1.04mmol) 및 NMe3을 사용하여 조 고체로서 12B (720 mg, 99%)를 제공하였다.
TPPp 0.25 -DiTBDMS-CS-TMA 0.75 (13A). 일반적인 방법 A는 11A (300 mg, 0.44mmol) 및 NMe3을 사용하여 조 고체로서 13A (340 mg, 98%)를 제공하였다. FT-IR (KBr): v 3415, 3021, 3011, 2962, 2854, 1749, 1686, 1598, 1522, 1482, 1442, 1402, 1360, 1311, 1288, 1252, 1053, 1010, 966, 922, 901, 837, 798, 779, 744, 701, 671, 558 cm-1.
TPPp 0.25 -DiTBDMS-CS-TMA 0.75 (13B). 일반적인 방법 A는 11B (600 mg, 0.89mol) 및 NMe3을 사용하여 조 고체로서 13B (685 mg, 99%)를 제공하였다.
화합물 14A, 14B, 15A & 15B에 대해 일반적인 방법 B
(N-TPP-NH-Pip-아세틸) 0.1 -(N-(N-메틸피페라지닐)아세틸) 0.9 -DiTBDMS-CS [TPPp 0.1 -DiTBDMS-CS-MP 0.9 ] (14A). 화합물 10A (350mg, 0.61 mmol)를 N2 대기 하에 CH2Cl2에 용해시켰다. 과량의 1-메틸피페라진을 가하고, 반응 혼합물을 24h 동안 rt에서 교반하였다. 용매를 진공 하에 제거하였다. 그 다음, 조 생성물을 고진공 하에 완전히 건조시켜 상응하는 조 생성물 14A (425mg, 105%)를 수득하였다. FT-IR (KBr): v 3378, 2950, 2930, 2884, 2854, 2798, 2694, 2608, 2477, 2223, 1678, 1617, 1519, 1461, 1394, 1371, 1293, 1253, 1168, 1092, 1051, 1003, 966, 939, 920, 837, 801, 779, 701, 671, 612 cm-1.
TPPp 0.1 -DiTBDMS-CS-MP 0.9 (14B). 일반적인 방법 B는 10B (600 mg, 1.04mol) 및 1-메틸피페라진을 사용하여 조 고체로서 14B (710 mg, 102%)를 제공하였다.
TPPpp 0.25 -DiTBDMS-CS-MPp 0.75 (15A). 일반적인 방법 B는 11A (250 mg, 0.37mmol) 및 1-메틸피페라진을 사용하여 조 고체로서 15A (290 mg, 104 %)를 제공하였다. FT-IR (KBr): v 3380, 2950, 2930, 2884, 2854, 2800, 2480, 1677, 1598, 1519, 1461, 1400, 1394, 1371, 1284, 1252, 1168, 1089, 1050, 1003, 966, 939, 920, 837, 801, 779, 732, 701, 671, 591 cm-1.
TPP 0.25 -DiTBDMS-CS-MP 0.75 (15B). 일반적인 방법 B는 11B (650 mg, 0.96mol) 및 1-메틸피페라진을 사용하여 조 고체로서 15B (735 mg, 102%)를 제공하였다.
화합물 16A, 17A, 18A & 19A (1
st
배치 화합물)에 대해 일반적인 TBDMS 탈보호화 방법 C.
TPPp 0.1 -CS-TMA 0.9 (16A). 물질 12A (350mg, 0.50 mmol)를 MeOH (5-10 mL)에 용해한 다음 농축 HCl (2-3 mL)을 가하였다. 반응 혼합물을 12h 동안 rt에서 교반하였다. 과량의 탈이온수를 반응 혼합물에 가하고, 30분 동안 교반한 다음, 하루 동안 8% NaCl에 대해 투석하고, 3일 동안 탈이온수에 대해 투석하였다. 이 기간 동안, 용액의 색깔이 점점 암녹색에서 적색으로 변하였다. 그 다음 적색 용액을 동결건조시켜 갈색 스폰지-유사 물질을 수득하였다. 물질을 다시 탈보호화, 이온교환, 투석 및 동결건조하였다. 미량의 TBDMS를 제거하기 위하여, 동일한 조건을 이용하여 이 과정을 반복하여 갈색 스폰지 물질로서 16A (210mg, 89%)를 얻었다. FT-IR (KBr): v 3419 (br, O-H), 3064 (C-H), 1683, 1558, 1506, 1488, 1473, 1403, 1296, 1153, 1112, 1068, 1032, 966, 911, 800, 730, 701, 618 cm-1; 1H NMR (DMSO-d6: D20 96:4) δ ppm: 8.81 (br m, β-pyrrole H ), 8.12-8.16 (br m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 8.04 (br d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.75-7.84(m, triphenyl-Hm,p), 4.66 (br s, H-1), 4.21 (br s, BrCH2C=0), 3.83-3.54 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.32 (s, +N(CH3)3)) ppm.
TPPp 0.25 -CS-TMA 0.75 (17A). 일반적인 방법 C는 13A (240 mg, 0.30 mmol) 및 conc. HCl/MeOH을 사용하여 자주색 고체로서 17A (120 mg, 71%)를 제공하였다. FT-IR (KBr): v 3392, 3061, 2950, 1683, 1559, 1506, 1489, 1473, 1402, 1350, 1296, 1154, 1112, 1068, 1032, 966, 911, 800, 730, 701, 619 cm-1; 1H NMR (DMSO- d6: D20 98:2) δ ppm: 8.81 (br m, β-pyrrole H), 8.12-8.16 (br m, phenyl-Ho & Pip- NHTPP-phenyl-Hm), 8.04 (br d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.79-7.87(m, triphenyl-Hm,p), 4.50 (br s, H-1), 4.15 (br s, BrCH2C=0), 3.27-3.65 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.24 (s, +N(CH3)3)) ppm.
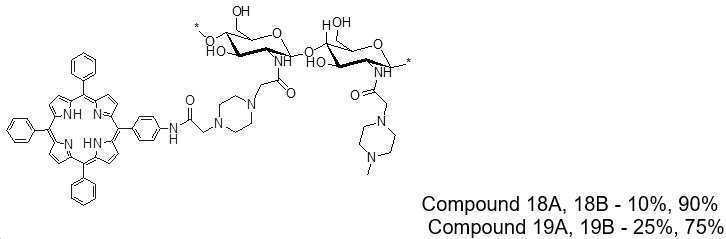
TPPp 0.1 -CS-MP 0.9 (18A). 일반적인 방법 C는 14A (350 mg, 0.52mmol) 및 conc. HCl/MeOH을 사용하여 자주색 고체로서 18A (200 mg, 87%)를 제공하였다. FT-IR (KBr): v 3419 (br, 0-H), 3057 (C-H), 1683, 1558, 1474, 1403, 1296, 1234, 1154, 1112, 1068, 1032, 966, 930, 911, 799, 730, 701 cm-1; 1H NMR (DMSO-d6: D20 96:4) δ ppm: 8.83 (br m, β-pyrrole H), 8.13-8.19 (br m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 8.08 (br d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.79-7.87(m, triphenyl-Hm,p), 4.48 (br s, H-1), 3.24-3.78 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.92 (dd, J=12Hz, Pip-CH2C=0), 2.30-2.67 (m, piperazine (CH2)4), 2.48 (br s, piperazine, N-CH3) ppm.
TPPp 0.25 -CS-MP 0.75 (19A). 일반적인 방법 C는 15A (200 mg, 0.26mmol) 및 1-메틸피페라진을 사용하여 자주색 고체로서 19A (80mg, 58%)를 제공하였다. FT-IR (KBr): v 3392, 3056, 2947, 1683, 1558, 1520, 1489, 1472, 1458, 1400, 1349, 1309, 1248, 1154, 1068, 1031, 1001, 966, 911, 800, 729, 701, 658 cm-1. 1H NMR (DMSO-d6: D20 96:4) δ ppm: 8.83 (br m, β-pyrrole H), 8.14-8.20 (br m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 8.08 (br d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.78-7.86(m, triphenyl-Hm,p), 4.50 (br s, H-1), 3.24-3.78 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.92 (dd, J=12Hz, Pip-CH2C=0), 2.28-2.67 (m, piperazine (CH2)4), 2.48 (br s, piperazine, N-CH3) ppm.
화합물 16B, 17B, 18B & 19B (2
nd
배치 화합물)에 대해 일반적인 TBDMS 탈보호화 방법 D. (대표적으로 화합물 16B).
TPPp 0.1 -CS-TMA 0.9 (16B). 물질 12B (600mg, 0.86mmol)를 N-메틸-2-피롤리돈 (NMP) (5-10 mL)에 용해한 다음 과량의 테트라-n-부틸암모늄플루오라이드 (TBAF)를 가하였다. 반응 혼합물을 24h 동안 55℃에서 교반하고, 냉각시킨 후, 묽은 HCl로 산성화하고, 30분 동안 교반한 다음, 이틀 동안 탈이온수 내 8% NaCl (w/v)에 대해 투석하고, 3일 동안 탈이온수에 대해 투석하였다. 이 기간 동안, 용액의 색깔이 점점 회색에서 적색으로 변하였다. 그 다음 적색 용액을 동결건조시켜 갈색 스폰지-유사 물질을 수득하였다. 물질을 다시 탈보호화, 이온교환, 투석 및 동결건조하였다. 남아있는 미량의 TBDMS를 제거하기 위하여, 동일한 조건을 이용하여 이 과정을 반복하여 갈색 스폰지 물질로서 16B (350mg, 87%)를 얻었다. FT-IR (KBr): v 3405, 2943, 2817, 1655, 1528, 1459, 1401, 1375, 1308, 1248, 1153, 1111, 1068, 1031, 966, 832, 799, 729, 702 cm-1; 1H NMR (DMSO-d6: D20 96:4) δ ppm: 8.82 (br m, β-pyrrole H), 8.12-8.16 (br m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 8.04 (br d, J= 8.0 Hz, RNTPP-phenyl-Ho), 7.75-7.84(m, triphenyl-Hm,p),4.47 (br s, H-1), 4.04 (br s, BrCH2C=0), 3.24-3.55 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.19 (br s, +N(CH3)3)) ppm.
TPPp 0.25 -CS-TMA 0.75 (17B): 일반적인 방법 C는 13B (650 mg, 0.84mmol) 및 TBAF/NMP를 사용하여 자주색 고체로서 17B (400 mg, 87%)를 제공하였다. FT-IR (KBr): v 3396, 2942, 2829, 1662, 1526, 1458, 1441, 1401, 1310, 1249, 1068, 1032, 1002, 966, 800, 730, 701 cm-1; 1H NMR (DMSO-d6: D20 98:2) δ ppm: 8.81 (br m, β-pyrrole H), 8.12-8.16 (br m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 8.08 (br d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.74-7.86(m, triphenyl-Hm,p), 4.51 (br s, H-1), 4.10 (br s, BrCH2C=0), 3.26-3.55 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.22 (br s, +N(CH3)3)) ppm; 고체-상태 13C NMR (100.56 MHz): δ 170.85, 164.68, 128.11, 119.45, 101.53, 75.39, 61.09, 55.47.
TPPp 0.1 -CS-MP 0.9 (18B): 일반적인 방법 C는 14B (600 mg, 0.90mmol) 및 TBAF/NMP를 사용하여 자주색 고체로서 18B (315mg, 80%)를 제공하였다. FT-IR (KBr): v 3396, 3315 (br, OH, NH), 2941, 1655 (vs, C=0 amide I), 1534 (vs, C=0 amide II), 1522, 1471, 1440, 1401, 1375, 1310, 1244, 1069, 1030, 1001, 966, 800, 729, 701 cm-1; 1H NMR (DMSO-d6: D20 98:2) δ ppm: 8.81 (br m, β-pyrrole H), 8.13-8.19 (br m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 8.07 (br d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.79-7.85(m, triphenyl-Hm,p),4.48 (br s, H-1), 3.24-3.72 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.92 (dd, J=12Hz, Pip-CH2C=0), 2.33-2.67 (m, piperazine (CH2)4), 2.48 (br s, piperazine, N-CH3) ppm.
TPPp 0.1 -CS-MP 0.9 (19B): 일반적인 방법 C는 15B (700 mg, 0.93mmol) 및 TBAF/NMP를 사용하여 자주색 고체로서 19B (415 mg, 85%)를 제공하였다. FT-IR (KBr): v 3396, 3315 (br, OH, NH), 2941, 1655 (vs, C=0 amide I), 1534 (vs, C=0 amide II), 1522, 1471, 1440, 1401, 1375, 1310, 1244, 1069, 1030, 1001, 966, 800, 729, 701 cm-1; 1H NMR (DMSO-d6: D20 95:5) δ ppm: 8.82 (br m, β-pyrrole H), 8.13-8.19 (br m, phenyl-Ho & Pip-NHTPP-phenyl-Hm), 8.07 (br d, J=8.0 Hz, RNTPP-phenyl-Ho), 7.79-7.87(m, triphenyl-Hm,p), 4.49 (br s, H-1), 3.24-3.78 (m, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6'), 3.92 (dd, J=12Hz, Pip-CH2C=0), 2.30-2.67 (m, piperazine (CH2)4), 2.40 (br s, piperazine, N-CH3) ppm; 고체-상태 13C NMR (100.56 MHz): δ 171.63, 138.74, 127.97, 119.74, 101.93, 75.54, 61.54, 55.42, 45.34 ppm.
결과 및 토의
친핵성 TPP 중간체 5. 현재 연구에서, TPP 1은 대규모로 합성되었고, 출발물질로서 사용되었다. 모노-니트로 TPP(p-N02)1 2 기능성은 TFA 내 1.8 당량 NaN02를 이용하여 위치선택적으로(regioselectively) 도입한 다음 SnCl2·2H20로 환원시켜 모노-아미노포피린 TPP(p-NH2)1 3을 얻었다. 이전에 보고된 방법은 환원 단계 전에 조 물질 2의 정제에 소비하는 시간을 피함으로써 단순화하였다. 그 다음, 이의 전체 수율 (54%)의 절충 없이 정제 후 아미노포피린 3을 얻었다.
아미노포피린 TPP(p-NH2)1 3은 약한 친핵성인 것으로 알려져 있고, SN2 공격에 의해 이 화합물을 친전자성 BrA-DiTBDMS-CS 9에 결합하려는 시도는 가혹한 조건에서도 우리의 초기 연구에서 원하는 결과를 제공하지 않았다. 따라서, 이 광감제 유도체를 더 강력한 친핵체(nucleophile)로 변환하기 위하여, TPP(p-NH2)1을 먼저 아실화시켜 브로모아실-TPP 4를 제공한 다음 과량의 피페라진으로 친핵성 치환을 하여 친핵성 포피린 중간체 TPP-NH-Pip 5를 제공하였다. 피페라진 모티프(motif)는 생리학적 조건 (수성 pH 7.4) 하에 양전하를 가진다. 피페라진 부분은 몇몇 잘 알려진 대사 반응을 포함하는 낮은 독성 및 생체내 변화(biotransformation)로 인해 스페이서로도 적합하다. TPP-NH-Pip의 합성에 대해 전체 합성 경로는 도 2의 반응식 1에 나타내었다.
친전자성 키토산 중간체 9. 키토산을 이전에 보고된 바와 같이 변형하여 DiTBDMS-CS 8을 얻었다. 히드록실 기의 보호화 후에, 생체고분자의 용해도는 급격하게 변하고, 고도의 친유성 부분과 함께 변형을 용이하게 하는 CH2Cl2와 같은 통상의 유기 용매에서 잘 녹는다. 따라서, 8을 2-브로모아세틸 브로마이드와 반응시켜 친전자성 중간체 BrA-DiTBDMS-CS 9를 제조하였다 (도 3의 반응식 2). 이 반응은 탈보호화 및 에스테르화와 같은 부반응을 피하기 위하여, 반응 시간, 온도 및 다른 시약의 당량비의 정확한 조절을 필요로 한다. 0℃에서 1.5h 동안 8과 브로모아세틸 브로마이드의 반응은 CH2Cl2에 불용성인 물질을 야기하였고, FT-IR 분석은 1680 cm-1에서 아미드 피크와 함께 1760 cm-1에서 에스터 피크를 나타내었다 (데이터는 나타내지 않음). 따라서, 부반응을 피하고 잘 녹는 물질을 얻기 위하여 반응을 정확하게 최적화하는 것이 필요하다. 이 반응에 대해 최적화된 조건은 정확히 4 당량의 브로모아세틸 브로마이드와 5 당량의 Et3N의 사용 및 1 h 동안 -20℃에서 반응 온도의 유지를 필요로 한다. 얻어진 중간체 9는 CH2Cl2에 완전히 녹고, 정확한 구조는 1H NMR 및 FT-IR 분석으로 확인될 수 있다. 그 다음, 화합물 9은 키토산 전달체의 합성에서 주요 친전자성 중간체로서 사용되었다.
키토산의 TPP 유도체 (16A-19B). 키토산 화합물의 총 8개 TPP 유도체는 4개 다른 화합물의 2개의 별도의 배치로 합성되었다. 방법의 재현성과 일관성을 확인하기 위하여, 첫 번째 배치 ("A"로 표지됨)는 80-200 mg 정도로 합성되었고, 두 번째 배치 ("B"로 표지됨)는 약간 크게 300-450 mg 정도로 합성되었다.
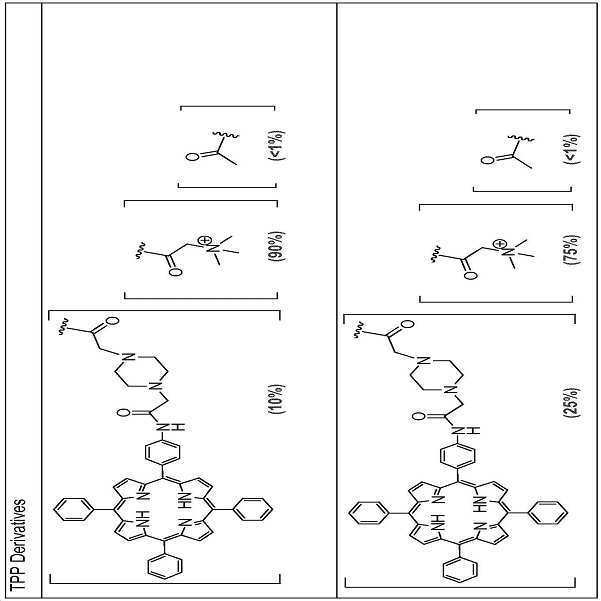
BrA-DiTBDMS-CS 9와 친핵성 TPP-NH-Pip 5 중간체를 반응시켜 친유성 PS를 고분자 백본에 공유결합시켰다. 반응은 결과 물질의 치환도의 우수한 조절을 용이하게 할 정도로 정량적이었다. 예비 연구는 포피린의 높은 치환도 (DS)를 갖는 전달체가 수용액에서 불용성이므로 변형이 0.1 및 0.25 DS (글루코사민 단량체 단위 당)로 제한됨을 나타내었다. 따라서, TPP-NH-Pip 5는 친전자성 키토산 중간체 9의 단량체 단위 당 0.1 또는 0.25 당량에서 조절된 방법으로 반응하여 각각 원하는 생성물 TPPp0.1-BrA0.9-DiTBDMS-CS (10A/10B) 또는 TPPp0.25-BrA0.75-DiTBDMS-CS (11A/11B)를 얻었다. 반응의 진행은 TLC로 관찰하였으며, 부반응을 피하기 위하여 5가 더 이상 존재하지 않았을 때 반응을 종결하였다. 이 물질의 1H NMR 분석은 키토산에 TPP의 공유 결합에서 정량적 반응과 일치하였다.
그 다음, 전달체의 수용해도를 향상시키고 세포내 이입 막(endocytic membrane)에 대한 친화도를 제공하기 위하여, 양이온성 부분을 TPP-치환된 키토산 백본에 도입하였다. 따라서, 화합물 10A/10B 및 11A/11B는 과량의 Me3N (TMA)과 반응하여 각각 고정된 양전하를 갖는 TPPp0.1-DiTBDMS-CS-TMA0.9 (12A/12B) 및 TPPp0.25-DiTBDMS-CS-TMA0.75 (13A, 13B)을 제공하였다. 유사하게, 화합물 10A/10B 및 11A/11 B는 과량의 1-메틸 피페라진 (MP)과 반응하여 각각 TPPp0.1-DiTBDMS-CS-MP0.9 (14A/14B) 및 TPPp0.25-DiTBDMS-CS-MP0.75 (15A, 15B)를 제공하였다. 조 물질은 최종 탈보호 단계에 직접 사용되었다.
마지막으로, 첫 번째 배치 12A-15A로부터의 조 물질은 rt에서 12h 동안 MeOH 내 conc. HCl로 탈보호화하고, 두 번째 배치 12B-15B로부터의 조 물질은 60℃에서 24h 동안 TBAF/NMP로 탈보호화하여 각각 최종 생성물 16A-19A 및 16B-19B를 제공하였다. 두 경우에, 첫 번째 탈보호화 단계 이후에 여전히 존재하는 약간의 미량의 TBDMS (1.5-7%)를 제거하기 위하여, 탈보호화 단계를 반복하였다. 이전에는 MeOH 내 conc. HCl과 함께 탈보호화가 사용되었으나, 최근에는 고분자 백본의 분해에 기여할 수 있는 고도의 산성 조건을 피하기 위하여 DiTBDMS 키토산 유도체의 더 온화한 TBAF/NMP 탈보호화가 도입되었다. 그러나, 후자 방법의 약점은 NMP 용매를 제거하기 위하여 장시간의 투석 공정이 요구된다는 것이다. 트리메틸암모늄 (Me3N+) 유도체 [TPPp0.1-CS-TMA0.9 (16A, 16B) 및 TPPp0.25-CS-TMA0.75 (17A, 17B)]는 1-메틸-피페라진 유도체 [TPPp0.1-CS-MP0.9 (18A, 18B), TPPp0.25-CS-MP0.75 (19A, 19B)] 보다 물로 더 빠르게 용해하였다. 이것은 이전의 전달체 화합물에서 고정된 이온 전하의 존재에 기인할 수 있다.
나노전달체의 특성.
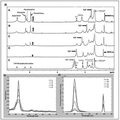
FT-IR 분석: 대표적인 최종 화합물 TPPp0.1-CS-MP0.9 (18A)의 합성에서 여러 중간체의 FT-IR 스펙트럼의 비교는 도 4에 나타낸다. 포피린 중간체 TPP-NH-Pip 5에 대해 특징적인 피크 (도 4A)는 3310-3450 cm-1 영역에서 N-H 스트레칭 및 3022와 2816 cm-1에서 방향족 및 지방족 C-H 스트레칭으로 설명된다. 1691 및 1595 cm-1에서의 피크는 아미드 결합과 일치하고, 966, 799 및 700 cm-1에서 3개의 강한 피크는 TPP 고리계에 대해 특징적이다 (화살표로 나타냄).
BrA-DiTBDMS-CS 중간체 9에서 주요 특징적인 피크는 2858-2957 cm-1에서 Si-CH3의 C-H 스트레칭을 나타내고, 1682 및 1530 cm-1에서 아미드 피크를 나타내는 것으로 관찰된다. 또한, 836 및 777 cm-1에서의 피크는 Si-C 스트레칭 및 CH3 요동 (rocking)을 나타낸다 (이러한 마지막 2개의 피크는 도 4B에서 화살표로 표시된다).
중간체 TPPp0.1-BrA0.9-DiTBDMS-CS 10A (도 4C)의 스펙트럼에서 특징적인 TPP 피크의 모양은 키토산 (9)에 포피린 (TPP-NH-Pip 5)의 공유결합을 확인한다. 이것이 조 TPPp0.1-DiTBDMS-CS-MP0.9 14A로 변환되었을 때 스펙트럼에서 관찰된 현저한 변화는 없었다. 그러나, TPPp0.1-CS-MP0.9 18A를 제공하기 위해 물질의 최종 TBDMS 탈보호화는 명백하게 특징적인 Si-CH3 피크가 없고 넓은 O-H 피크의 모양을 나타내는 반면, 특징적인 TPP 피크는 온전히 남아있다 (도 4E).
1
H 및
13
C (고체 상태) 핵자기 공명 분광기 (NMR) 분석:
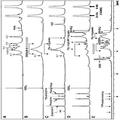
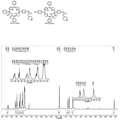
1 H NMR 분석: TPPp0.1-CS-MP0.9 18A의 합성에서 모든 중간체 및 최종 생성물의 1H NMR 스펙트럼의 오버레이의 대표적인 예는 도 5에 나타낸다. TBDMS 보호화 후, 물질 (DiTBDMS-CS 8)은 CDCl3에 완전히 녹고, 키토산 백본에 있는 각 양성자의 잘 분해된 피크도 나타난다 (도 5A). 0.90-0.89 (br s) 및 0.13-0.05 (br s)에서의 피크는 각각 (CH3)3C-Si 및 (CH3)2Si에 할당될 수 있다.
BrA-DiTBDMS-CS 9를 제공하기 위해 DiTBDMS-CS의 브로모아세틸화는 H-2 (GluN) 피크의 낮은장 이동(downfield shift)으로 표시된다. 또한, COCH 2 Br 피크와 함께 모든 키토산 백본 피크 H-1 내지 H-6는 4.40-3.26 ppm에서 모이고, TBDMS 피크는 이들의 위치에서 현저한 변화를 나타내지 않는다 (도 5B).
TPPp0.1-BrA0.9-DiTBDMS-CS 10A 중간체의 1H NMR 스펙트럼 (도 5C)은 TPP 부분의 특징적인 피크가 방향족 영역 및 확인될 수도 있는 일반적으로 유리 염기 포피린의 코어에 있는 2개의 피롤릭 내부 아민 양성자와 관련된 -2.7에서의 피크 [도 5C에 나타내지 않음]에서도 나타날 수 있음을 확인한다. 또한, 피페라진 부분의 시클릭 -CH2 기의 절반에 할당될 수 있는 뚜렷한 피크 중 하나는 2.81-2.86 (m) ppm에서 관찰될 수 있고, 피페라진의 남아있는 시클릭 -CH2 기는 키토산 부분의 넓은 영역 (3.3-4.5 ppm) 아래에 들어간다.
TPPp0.1-DiTBDMS-CS-MP0.9 14A 스펙트럼에서, 1-메틸피페라진 부분의 N-CH3에 대해 새로운 피크가 관찰되었다. 이 단계에서 정제를 수행하지 않음으로써, 스펙트럼은 과잉의 1-메틸피페라진을 나타낸다.
최종 탈보호화 단계 후에, 우수한 수용해도를 갖는 물질이 얻어졌다. 최종 화합물 TPPp0.1-CS-MP0.9 18A의 1H NMR 스펙트럼에서, 1-메틸피페라진 피크와 함께 키토산 백본의 모든 피크는 명백하게 확인될 수 있다; 그러나, TPP 부분의 관찰할 수 있는 NMR 신호는 없다 (도 5E). 모든 탈보호화된 최종 화합물 (17A- 19B)에 대해 동일한 결과가 관찰되었다. d 6-DMSO에서, TPP 피크는 관찰될 수 있으나, 이 경우 키토산 백본 피크는 넓었고 명확하게 확인할 수 없었다. 전달체의 용해도는 이 용매에서도 나빴고, 가장 우수한 결과는 이러한 2개의 용매의 혼합물과 함께 얻어질 수 있음을 확인하였다 (차후의 토의 참조). TPPp0.1-CS-MP0.9 18A는 PS의 존재를 확인하는 어두운 적색을 가진다. 분배 실험은 고도의 친유성 PS 부분 TPP-NH2 및 TPP-NH-Pip가 2-상 H20/ CHCl3 계에서 수상으로 분배되지 않는 반면 (도 6), 최종 (극성) TPP-CS-TMA 및 TPP-CS-MP 전달체는 고도의 극성이다. 이들은 수상에 완전히 용해되고, 유기상으로 분배되지 않았다.
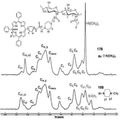
고체 상태 13 C NMR 분석: 최종 전달체의 탄소 피크는 고체 상태 NMR에서 관찰될 수 있다 (도 7). 글루코사민과 COCH 2 탄소의 C2-C6 탄소는 60-80 ppm 범위에서 관찰되며, C1 피크는 ~102 ppm에서 명백히 분석된다. 115-155 ppm 사이의 피크는 TPP 부분의 Cmeso (~119), Cm,p (~128), Cβ (~131), Co (~138), Ci (~140) 및 Cα (~150)로서 할당될 수 있고, 이 할당은 TPP-NH-Pip 5의 용액 상태 13C NMR 스펙트럼과 완전히 비교할 만하다. 카보닐 (CS-NH-C=0 및 TPP-NH-C=0)은 160-169 ppm에서 나타난다. N-(2-(N,N,N-트리메틸암모늄일) 아세틸) 유도체 TPPp0.25-CS-TMA0.75 (17B)에서, 4차 메틸 탄소 (+N(CH3)3)는 55.5 ppm에서 강한 피크로 관찰될 수 있다. N-메틸-피페라지닐 유도체 TPPp0.25-CS-MP0.75 (19B)에서, 메틸 탄소 (N-CH3)는 45 ppm에서 관찰될 수 있고, 시클릭 메틸렌 (-CH2-N) 탄소는 50-55 ppm 영역에서 글루코사민 신호와 함께 합병된다. 따라서, 고체 상태 13C NMR은 공유결합된 PS를 갖는 전달체와 일치하였다.
치환도 (DS) 및 변환 효율(conversion efficiency). 하기 표 1은 최종 전달체 화합물에 대한 DS를 나타낸다. 목표는 반응 단계 "e" (도 3의 반응식 2)에서 화합물 5 및 9 사이의 당량비와 함께 DS를 조절하는 것이었다. 최종 DS는 2% 범위 이내 (0.1 또는 0.25)의 반응에서 당량을 기준으로 한 목표치와 일치하고, 이는 반응에서 100% 효율을 나타낸다. 이전에는, 키토산에 공유결합하는 다양한 친유성 부분을 연구하였다. 이것은 독소루비신 및 파클리탁셀과 같은 약물; 5α-콜란산 (Cholanic acid), 5β-콜란산, 데옥시콜린산(deoxycholic acid) 및 콜레스테롤과 같은 내인성 생체분자 및 클로린 e6 (Ce6) 및 프로토포피린 IX (PpIX)와 같은 광감제를 포함한다. 대부분의 경우, DS는 고도의 친유성 TPP에 대해 우리가 여기서 보고한 것보다 현저히 작다. 또한 이전의 연구자는 친환도가 증가함에 따라 결합 효율이 감소할 것이라고 관찰하였다. 현재의 과정은 유기용매에서 매우 가용성인 보호된 키토산을 사용함으로써 온화한 조건 하에 친유성 PS 부분과 효율적으로 조합될 수 있는 이점을 가진다. 2개의 배치 (A 및 B)에서 DS가 동일한 2% 범위 이내에서 일치하는 것처럼, 반응의 우수한 재현성도 확인된다.
TPP 변형된 키토산 전달체 16A-19B에 대한 치환도 (DS)
항목
(entry) |
키토산 유도체 |
화합물 |
TPP-NH-Pip
(사용된 당류 단위당 eq.) |
DS*
(당류 단위 당 결합된 TPP 부분) |
| 1. |
TPPp0.1-CS-TMA0.9 |
16A |
0.10 |
0.10 |
| 2. |
TPPp0.1-CS-TMA0.9 |
16B |
0.10 |
0.10 |
| 3. |
TPPp0.25-CS-TMA0.75 |
17A |
0.25 |
0.23 |
| 4. |
TPPp0.25-CS-TMA0.75 |
17B |
0.25 |
0.25 |
| 5. |
TPPp0.1-CS-MP0.9 |
18A |
0.10 |
0.09 |
| 6. |
TPPp0.1-CS-MP0.9 |
18B |
0.10 |
0.10 |
| 7. |
TPPp0.25-CS-MP0.75 |
19A |
0.25 |
0.25 |
| 8. |
TPPp0.25-CS-MP0.75 |
19B |
0.25 |
0.25 |
* 1H NMR로 측정된 DS
나노입자를 형성하기 위한 전달체의 자가 응집(self aggregation) 및 전달체 나노입자의 중첩풀림(unfolding)의 분석.
방향족 포피린은 J (적색 편이(red-shifted)) 또는 H (청색 편이(blue-shifted)) 유형 응집체로서 정의된 π-π 적층계(stacking system)를 형성할 수 있다. 말단 치환기는 응집 메커니즘에 기여할 수 있다. 이 응집은 NMR, UV-Vis 및 형광분석기에 의해 관찰될 수 있다. 따라서, 1H NMR에서 피크의 극도로 넓음과 피크의 손실은 카복시페닐-포피린 (TCPP) 응집체, p-설포네이토페닐 및 페닐 meso-치환된 포피린 및 3 종류의 양이온성 포피린 (TOPyP, TMPyP 및 APP)에 대해 보고되었다. 고정화에 기인한 신호의 손실의 유사한 관찰은 n-부틸메타크릴레이트와 폴리(에틸렌 산화물) 거대 단량체의 분산 공중합에서 이루어졌다.
현재의 연구에서, 최종 화합물 16A-19B의 D20 내 1H NMR에서, 방향족 영역에서 피크의 부족은 π-π 적층 및 소수성 상호작용 때문에 D20에서 TPP 부분의 응집을 암시하였다. DMSO-d 6: D20 혼합물에서, 대표적인 TPPp0.1-CS-TMA0.9 l6B 화합물의 NMR 연구는 도 8에 나타낸다. 순수한 D20에서, TPP 부분의 피크는 보이지 않고, 단지 매우 약한 피크만 DMSO-d 6: D20 (25:75) 혼합물에서 방향족 영역에서 관찰되며, 키토산 백본 피크가 관찰될 수 있다. DMSO-d 6 함량이 DMSO-d 6: D20 (50:50)로 더 증가하는 경우, 넓은 피크가 관찰될 수 있다 (도 8IC). DMSO-d 6 함량이 혼합물 및 거의 순수한 d 6-DMSO (단지 2% D20 v/v)에서 증가할수록 방향족 피크의 상대적 세기는 증가하고, 방향족 TPP 피크는 H-1 및 남아있는 키토산-백본 피크 및 +NMe3 피크와 함께 명백하게 보인다 (도 8IA). 또한, 이것은 전달체가 이러한 조건 하에 완전히 펼쳐지는 것을 암시한다. 이 설명은 UV-Vis 및 형광 연구에 의해 더 뒷받침되었다 (도 8).
물에 용해된 나노전달체는 417 nm에서 최대 흡수를 가진 π-π 적층된 광감제에 대해 넓은 Soret 밴드를 나타낸다 (도 8II). 이 피크는 DMSO 함량이 증가하고 구조가 펼쳐지는 경우 점점 더 날카로워지고 약간 이동한다 (100% DMSO에서 420 nm로).
순수한 물에서, 형광은 광감제 부분의 응집과도 일치하게 거의 완전히 소멸된다. 형광 세기는 극적으로 증가하나 DMSO 함량은 50%로 증가하는 것처럼 관찰된 100% DMSO 농도로 더 점진적인 증가와 함께 형광 세기의 급격한 증가가 있다 (도 8III).
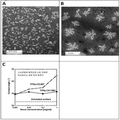
주사 전자 현미경에 의해 나노전달체 입자를 더 특징지우기 위한 시도가 있었다. 나노전달체 용액의 방울을 실리콘 웨이퍼 표면 위에 피펫팅하고, SEM으로 건조하였다 (도 9A,B). 어떤 시료에서, 10-200 nm의 크기 분산을 가진 나노입자는, 나노입자 현탁액을 건조할 때 일반적으로 관찰되는 것과 유사하게, 분리된 (도 9A), 무리를 이룬(clustered) 또는 수상돌기 구조로 결정화하는 것을 관찰할 수 있다. 입자 응집을 피하기 위하여, 시료의 스핀 코팅을 시도하였으나, 이 경우에는 특색없는 필름 및 적은 입자가 관찰되었다. 스핀 코팅 후 필름 두께는 분광타원편광분석기(spectroscopic ellipsometry)에 의해 10 nm 보다 상당히 작은 것으로 평가되었다. 그러나, 표면 위의 용액을 건조한 후 형성된 층의 최대 두께는 대략 100 nm로 측정되었다. 물 접촉각 측정은 상대적으로 소수성 필름 표면을 나타내었고, 필름의 소수성은 적용된 전달체 시료의 농도에 의존하였다 (도 9C). 이러한 결과는 코팅되었을 때 펼쳐진 역학 나노입자와 일치하고, 친수성 고분자 백본은 입자 코어로부터 소수성 광감제 부분을 노출하는 극성 이산화규소(silicone dioxide) 표면에 부착될 것이다.
불용성 응집체의 형성을 야기하는 나노입자 응집 및 물리적 불안정성이 보통 관찰된다. TPPp0.25-CS-MP0.75 (17A)의 1 mg/ml 수용액의 물리적 안정성이 3개월 동안 관찰되었다. 이 화합물의 침전은 관찰되지 않았다.
형광 양자 수율.
본 명세서에서, TPP(p-NH2)1, TPP-NH-Pip 및 TPP의 키토산 유도체 (16A-19B)의 형광 양자 수율은 DMSO에서 연구되었다 (419 nm에서 여기됨). TPP(p-NH2)1의 양자 수율은 TPP-CS-TMA & TPP-CS-MP 유도체 뿐만 아니라 이의 유도체 TPP-NH-Pip의 양자 수율보다 적었다. 이것은 이의 유도체와 비교하여 TPP(p-NH2)1의 높은 정도의 여기 상태 종결을 설명하였다. ФF는 중간체 TPP-NH-Pip에 대해 얻어진 값 주위의 작은 변동 ±0.004을 가진 모든 전달체 화합물 (16A-19B)에 대해 거의 동일하다.
그러나, TPP(p-NH2)1의 ФF 값 (0.0002)은 몇몇 문헌 발표된 데이터에 비해 더 낮다. Bhaumik et.al. (J Org Chem 2009, 74:5894)은 DMF에서 418 nm에서 여기되었을 때 이것을 0.05로 보고하였다. 이들은 650 nm의 우리의 현재 결과와 다른 664 nm에서 최대 형광 방출을 보고하였다. 표준으로 TPP가 사용된 반면, 우리는 표준으로 안트라센을 사용하였다. 현재의 연구에서 낮은 ФF는 광감제의 자가-결합 (self-association)에 기인할 수 있다. 하기 표 2는 TPP 변형된 키토산 전달체 16A-19B의 형광 양자 수율 (ФF)을 나타낸다.
| 항목 |
키토산 유도체 |
화합물 |
λabs * (nm) |
λem * (nm) |
양자 수율
(ФF) |
| 1. |
TPP(p-NH2)1 |
3 |
419 |
651 |
0.0002 |
| 2. |
TPP-NH-Pip |
5 |
419 |
651 |
0.0036 |
| 3. |
TPP0.1-CS-TMA0.9 |
16A |
419 |
651 |
0.0032 |
| 4. |
TPP0.1-CS-TMA0.9 |
16B |
419 |
651 |
0.0034 |
| 5. |
TPP0.25-CS-TMA0.75 |
17A |
419 |
651 |
0.0036 |
| 6. |
TPP0.25-CS-TMA0.75 |
17B |
419 |
651 |
0.0032 |
| 7. |
TPP0.1-CS-MP0.9 |
18A |
419 |
651 |
0.0036 |
| 8. |
TPP0.1-CS-MP0.9 |
18B |
419 |
651 |
0.0033 |
| 9. |
TPP0.25-CS-MP0.75 |
19A |
419 |
651 |
0.0036 |
| 10. |
TPP0.25-CS-MP0.75 |
19B |
419 |
651 |
0.0033 |
* 모든 데이터는 실온에서 DMSO에서 모았다.
λ - 파장
결론
우리는 DiTBDMS 키토산이 meso-테트라페닐포피린과 결합된 키토산계 나노전달체의 매우 효율적인 합성에 사용될 수 있음을 보여주었다. 이러한 전달체의 합성은 완전히 재현가능하였고, 방법은 고도의 친유성 광감제에 대해 친화도의 정확한 조절을 허용하였다. NMR, 형광, 및 UV-Vis 연구는 광감제 부분의 자가-결합과 일치하였다. 전달체는 극성이고, 우수한 수용해도 및 물리적 안정성을 나타낸다. DMSO에서, 광감제는 자가-결합으로부터 해리됨으로써 형광성이 된다. 수용액에서, 전달체는 양이온성 기 및 응집된 (π-π 적층된) 친유성 TPP 부분으로 구성된 코어 주위의 외부 껍질을 형성하는 고분자 백본을 가진 나노입자-유사 구조로 모일 것이다. 양이온성 기 및 고분자 백본은 액체에서 상대적으로 자유롭게 움직이므로, NMR로 관찰될 수 있다. 이와 반대로, TPP 코어는 매우 제한된 움직임을 갖는 반-고체이므로, 고체 상태 NMR에서만 검출될 수 있다. 이 구조는 동적 평형에서 펼쳐지고, NMR에 의해 TPP의 검출을 허용하는 DMSO에서 우세하게 되는 형태인 형광성이다. 전달체가 세포 또는 세포내 이입 막과 접촉할 경우, 구조는 펼쳐지고, 친유성 부분은 PDT 및 PCI 효과를 야기하는 여기 및 광감작을 허용하는 세포내 이입 막으로 삽입된다.
실시예 2 - TPC-키토산계 나노전달체의 합성
일반적인 물질 및 방법은 적절한 경우 실시예 1과 같다.
합성
TPC-NH-Pip의 합성에 대해 도 10의 반응식 3 참조
Meso-테트라페닐포피린 (1). 화합물 1 (TPP)은 Journal of Organic Chemistry 1967, 32, 476에 기재된 방법에 의해 제조되었다.
5-(4-아미노페닐)-10,15,20-트리페닐포피린 [TPP( p -NH 2 ) 1 ] (3). 화합물 3은 Tetrahedron 2004, 60, 2757의 문헌 방법에 따라 제조되었다.
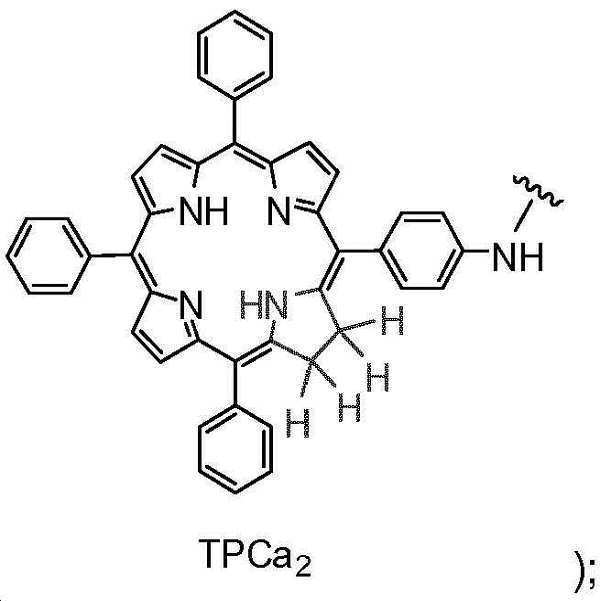
5-(4-아미노페닐)-10,15,20-트리페닐클로린: TPC( p -NH 2 ) 1 (20). 화합물 3 (1.5 g, 2.38 mmol)을 N2 및 어두운 분위기 하에서 피리딘에 용해시켰다. K2C03 (2.96 g, 21.5 mmol) 및 p-톨루엔설포닐히드라지드 (0.887 g, 4.77 mmol)를 가하고, 결과의 반응 혼합물을 환류 온도로 가열하였다. 2, 4, 6 및 8h의 간격 후에 추가 양의 p-톨루엔설포닐히드라지드 (0.887 g, 4.77 mmol)를 가하였다. 24h 동안 환류 온도에서 계속 교반하였다. 반응 혼합물을 EtOAc:H20 (2:1, 900 mL)의 1:1 혼합물에 가하고 1 h 동안 환류하였다. 실온으로 냉각시킨 후, 유기상을 분리하고 2N HCl (3 x 200 mL)로 세척한 다음, 물 (2 x 100 mL) 및 포화 NaHC03 수용액 (2 x 150 mL)으로 세척하였다. 유기상을 Na2S04로 건조한 다음, 진공 하에 농축시켜 1.3g의 조 혼합물을 제공하였다. 조 생성물의 가시 스펙트럼의 분석은 클로린과 박테리오클로린 (각각 651 및 738에서 밴드)의 혼합물로 되는 것으로 나타났다. 또한, 1H NMR 스펙트럼에 의한 분석은 미량의 출발 포피린 물질이 남아있지 않음을 나타내었다.
상기 반응 단계로부터 얻어진 조 물질 (1.3g) (클로린/박테리오클로린 혼합물)을 CH2Cl2 (100 mL)에 용해시켰다. ortho-클로라닐 (420 mg, 2.7 mmol)을 실온에서 유기용액에 교반하면서 일 인분 가한 다음, 반응의 진행을 UV-vis로 동시에 관찰하였다. 박테리오클로린 (738nm)의 피크가 완전히 감소한 직후, 반응 혼합물을 5% 아황산수소나트륨(sodium bisulfite) 수용액 (2 x 125 mL)으로 세척한 다음, 물 (100 mL), 5% NaOH (2 x 150 mL), 및 마지막으로 물 (150 mL)로 세척하였다. 유기상을 Na2S04로 건조한 다음, 진공 하에 농축시켜 오로지 갈색 고체로서 표제 클로린 화합물 20 (1.2 g, 80%)만 제공하였다. 화합물 3은 하나 이상의 이성질체로 존재하는 것처럼 보인다.
TLC (헥산/CH2Cl2 3:7): R f =0.23, 1H NMR (CDCl3): δ = 7.86-8.66 (m, 14H, β-pyrrole-H & phenyl-Ho), 7.63-7.73 (m, 9H, triphenyl-Hm,p), 7.00 (d, J=8Hz, 2H, NH2-phenyl-Hm), 4.14-4.23 (m, 4H, chlorin β-pyrrole-CH2), 3.95 (br s, 2H, NH2), -1.38 및 -1.46 (br s, 2H, α-pyrrole-NH) ppm; MS (ESI): m/z calcd. for C44H34N5 ([M+H]+) 632.2809, found 632.2792.; UV-vis (DMSO): λmax: 422, 524, 553, 600, 652 nm.
중간체 TPC-NH-pip (21)의 합성. 화합물 20 (600mg, 0.95 mmol)을 CH2Cl2 (15 mL)에 용해시키고, N2 대기 하에서 교반하였다. Et3N (0.32 mL, 2.27 mmol)을 가한 다음, 실온에서 클로로아세틸 클로라이드 (0.092mL, 1.15 mmol)를 방울방울 가하고 실온에서 계속 교반하였다. 2h 후, 인시츄에서 과량의 피페라진 (0.328 g, 3.8 mmol)을 가하고, 밤새도록 계속 교반하였다. 반응 혼합물을 CH2Cl2 (85 mL)로 희석시키고, 추출한 다음, 물 (3 x 35 mL) 및 소금물 (35 mL)로 세척하고, Na2S04로 건조한 다음, 여과하고 진공 하에 농축시켰다. 그 다음, 조 생성물을 실리카겔 컬럼 크로마토그래피로 정제하였다. 원하는 생성물을 용리액으로 MeOH:CH2Cl2 (8:92)에서 분리하여 갈색 고체로서 표제 중간체 21 (440 mg, 61%)을 제공하였다.
TLC (CH2Cl2:MeOH, 9:1): R f =0.15; 1H NMR (CDCl3): δ = 9.34, 9.39 (s, 1H, TPC-NH), 7.86-8.65 (m, 16H, β-pyrrole-H, phenyl-Ho & R-NHTPC-phenyl-Ho,m), 7.66-7.73 (m, 9H, triphenyl-Hm,p), 4.18-4.19 (br s, 4H, chlorin β-pyrrole-CH2), 3.30 (s, 2H, ArNHCOCH2-pip), 3.17 (br m, 4H, piperazine ring-CH2), 2.81 (br m, 4H, piperazine ring-CH2), -1.37 (br s, 2H, α-pyrrole-NH); 13C NMR (CDCl3): δ = 168.37, 167.48, 152.61, 143.14, 142.22, 140.86, 139.20, 138.32, 137.19, 136.99, 135.33, 134.64, 133.98, 133.01, 132.37, 132.12, 131.96, 128.17, 127.69, 126.81, 123.56, 123.38, 122.79, 122.08, 119.22, 117.94, 112.41, 111.65, 62.63, 53.50, 45.59, 35.90 ppm; UV-vis (DMSO): λmax: 421 , 521, 549, 598, 651 nm.
도 11의 반응식 4 참조
tert-부틸 피페라진-1-카복실레이트 (22)의 합성. 피페라진 (6g, 69.6 mmol)을 CH2Cl2 (120 mL)에 용해시켰다. 용액을 0℃로 냉각시키고, CH2Cl2 (80 mL) 내 Boc20 (7.6 g, 34.8 mmol)를 방울방울 가하였다. 반응 혼합물을 실온으로 데우고, 24h 동안 계속 교반하였다. 침전물을 여과하여 제거하고, CH2Cl2 (2 x 20 mL)로 세척한 다음, 모아진 여과액을 분리하고, 물 (3x 40mL), 소금물 (30 mL)로 세척한 다음, Na2S04로 건조하고 진공 하에 농축하여 백색 고체로서 표제 화합물 22 (6.5 g, 50%)를 제공하였다.
Mp 44-46℃ (lit. mp 46-47℃); 1H NMR (CDCl3): δ = 3.32 (t, J=4Hz, 4H), 2.74 (t, J=4Hz, 4H), 1.39 (s, 9H); 13C NMR (CDCl3): δ = 154.85, 80.00, 79.52, 45.96, 44.45, 28.45 ppm; MS (ESI): m/z calcd. for C9H19N202 ([M+H]+) 187.1441 found 187.1412.
p -(메톡시카보닐)벤즈알데히드 (23)의 합성. 4-카복시벤즈알데히드 (4 g, 26.6 mmol)를 60 mL의 무수 MeOH에 현탁시키고 N2 하에서 교반하였다. 반응 혼합물을 0℃로 냉각시키고, 아세틸 클로라이드 (9.5 mL, 133 mmol)를 방울방울 가하였다. 반응 혼합물을 실온에서 12h 동안 교반하였다. MeOH을 진공 하에 제거하고, 조 혼합물을 EtOAc (120 mL)로 희석하였다. 유기상을 1N NaOH 수용액 (5 x 30mL) 및 소금물 (2 x 25 mL)로 세척하고, Na2S04로 건조한 다음, 여과하고 진공 하에 농축시켰다. 조 고체를 EtOAc 및 석유 에테르를 이용하여 재결정화한 다음, 백색 고체로서 에스터 23 (3.8 g, 87%)을 제공하였다.
TLC (헥산:CH2Cl2, 3:7): R f = 0.36; Mp: 61-63℃ (lit. mp 59-64℃); 1H NMR (CDCl3): δ = 10.06 (s, 1 H, CHO), 8.15 (d, J=8.4 Hz, 2H), 7.91 (d, J=8.4 Hz, 2H), 3.92 (s, 3H) ppm; 13C NMR (CDCl3): δ = 191.66, 166.07, 139.21, 135.13, 130.23, 129.55, 52.62 ppm.
5-(4-메톡시카보닐페닐)-10,15,20-트리페닐포피린 TPP( p -C0 2 Me) 1 (24)의 합성. 문헌 방법에 따름 (J. Am. Chem. Soc. 2008, 130, 4236-4237).
5-(4-카복시페닐)-10,15,20-트리페닐포피린 TPP(
p
-C0
2
H)
1
(25)의 합성.
화합물 24 (1.2g, 1.78 mmol)를 THF:피리딘의 혼합물 (10:1, 100mL)에 용해시켰다. 2N 메탄올릭 KOH (120 mL)를 가하고, 반응 혼합물을 24h 동안 환류하였다. 그 다음, 반응 혼합물을 실온으로 냉각시키고, 포화 시트르산 수용액으로 중화시켰다. 이어서, MeOH 및 THF의 제거가 완료될 때까지 반응 혼합물을 진공 하에 농축하였다. 조 혼합물을 CH2Cl2 (150 mL) 및 물 (120 mL)로 희석한 다음, 수상을 CH2Cl2 (3 x 50 mL)로 추출하였다. 모아진 유기상을 물 (2 x 40 mL) 및 소금물 (35 mL)로 세척하고, Na2S04로 건조한 다음, 진공 하에 농축시켰다. 조 혼합물을 MeOH:CH2Cl2 (용리액으로 100:0 내지 96:4)를 이용하여 실리카겔 컬럼 크로마토그래피로 정제하여 자주색 고체로서 표제 산 25 (0.83 g, 71%)를 제공하였다.
TLC (CH2Cl2:MeOH 95:5): R f = 0.54; 1H NMR (DMSO-d6): δ = 8.84 (br s, 8H, β-pyrrole-H), 8.33-8.39 (m, 4H, R-COTPP-phenyl-Ho,m), 8.21-8.23 (m, 6H, triphenyl-Ho), 7.81 -7.88 (m, 9H, triphenyl-Hm,p), -2.92 (s, 2H, NH) ppm; MS (ESI): m/z calcd. for C45H31N402 ([M+H]+) 659.2442, found 659.2420.
5-(4-카복시페닐)-10,15,20-트리페닐클로린 TPC(
p
-C0
2
H)
1
(26)의 합성.
화합물 25 (600 mg, 0.9mmol) 및 무수 K2C03 (1.13 g, 8.2mmol)를 N2 및 어두운 분위기 하에서 피리딘 (42 mL)에 용해시켰다. 톨루엔-4-설포닐히드라지드 (340 mg, 1.8 mmol)를 가한 다음, 혼합물을 환류 온도에서 교반하였다. 2, 4, 6, 8 및 10h 반응의 간격 후에 3mL의 피리딘 내 톨루엔-4-설포닐히드라지드 (340mg, 1.8 mmol)의 추가 양을 가하였다. 24h 동안 환류 온도에서 계속 교반하였다. 실온으로 냉각시킨 후, EtOAc (500 mL) 및 탈이온화된 H20 (250mL)을 가하고, 반응 혼합물을 1 h 동안 다시 환류시켰다. 실온으로 냉각시킨 후, 유기상을 분리하고 2N HCl (2 x 150 mL)로 세척한 다음, 물 (2 x 150mL)로 세척하고, Na2S04로 건조한 다음, 진공 하에 농축시켜 565mg의 조 혼합물을 제공하였다. 조 생성물의 가시 스펙트럼의 분석은 클로린과 박테리오클로린 (각각 651 및 738에서 밴드)의 혼합물로 되는 것으로 나타났다. 또한, 1H NMR 스펙트럼에 의한 분석은 미량의 출발 포피린 물질이 남아있지 않음을 나타내었다.
상기 반응 단계로부터 얻어진 조 물질 (클로린/박테리오클로린 혼합물, 565mg)을 CH2Cl2 : MeOH (75:25)의 혼합물에 완전히 용해시켰다. ortho-클로라닐 (180 mg,0.7 mmol)을 실온에서 유기용액에 교반하면서 일 인분 가한 다음, 반응의 진행을 UV-vis로 동시에 관찰하였다. 박테리오클로린 (738nm)의 흡수 피크가 감소한 직후, 유기상을 5% 아황산수소나트륨(sodium bisulfite) 수용액 (2 x 150 mL)으로 세척한 다음, 물 (100 mL), 5% NaOH 수용액 (2 x 150mL) 및 마지막으로 물 (120mL)로 세척하였다. 만일 에멀젼이 관찰되었으면, 유기상을 포화 시트르산 수용액으로 세척하였다. 유기상을 Na2S04로 건조한 다음, 여과하고, 진공 하에 농축시켜 오로지 갈색 고체로서 표제 클로린 화합물 26 (420mg, 70%)만을 제공하였다. 화합물 9는 하나 이상의 이성질체로 존재한다.
TLC (CH2Cl2: MeOH, 95:5): R f = 0.54, 1H NMR (DMSO-d6): δ = 7.91-8.58 (m, 16H, β-pyrrole-H, phenyl-Ho & R-COTPC-phenyl-Ho,m), 7.68-7.77 (m, 9H, triphenyl-Hm,p), 4.12-4.13 (m, 4H, chlorin β-pyrrole-CH2), -1.53 및 -1.60 (2 brs, 2H, α- pyrrole-NH); 1H NMR (CDCl3): δ = 7.87-8.60 (m, 16H, β-pyrrole-H, phenyl-Ho & R-COTPC-phenyl-Ho,m), 7.64-7.74 (m, 9H, triphenyl-Hm,p), 4.16-4.18 (m, 4H, chlorin β-pyrrole-CH2), -1.39 및 -1.49 (2 br s, 2H, α-pyrrole-NH) ppm; MS (ESI) calcd. for C45H33N402 ([M+H]+) 661.2598, found 661.2566; UV-vis (DMSO): λmax: 420, 520, 547, 599, 651 nm.
중간체 tert -부틸 N-[피페라진-1-카복실레이트]-5-(4-카복시페닐)-10,15,20-트리페닐클로린 (27)의 합성. 클로린 화합물 26 (500 mg, 0.76 mmol) 및 tert-부틸 피페라진-1-카복실레이트 22 (155 mg, 0.83 mmol)를 N2 및 어두운 분위기 하에서 DMF (4 mL)에 용해시켰다. 반응 혼합물에, EDCl-HCl (174mg, 0.91 mmol) 및 HOBT (123 mg, 0.91 mmol)를 가한 다음, 실온에서 Et3N (0.26 mL, 1.82 mmol)을 가하였다. 반응 혼합물을 실온에서 밤새도록 교반한 다음, 교반하면서 물 (100 mL)에 천천히 부었다. 고체 물질을 여과하여 제거하고, 많은 물로 세척한 다음, 잘 건조하였다. 조 생성물을 실리카겔 컬럼 크로마토그래피 (CH2Cl2:MeOH 100:0 내지 99:1)로 정제하여, 갈색 고체로서 표제 아미드 화합물 27 (340 mg, 54%)을 제공하였다.
TLC (CH2Cl2:MeOH 99:1): R f = 0.74; 1H NMR (CDCl3): δ = 7.74-8.59 (m, 16H, β-pyrrole-H, phenyl-Ho & R-COTPC-phenyl-Ho,m), 7.65-7.72 (m, 9H, triphenyl-Hm,p), 4.16-4.17 (m, 4H, chlorin β-pyrrole-CH2), 3.78-3.86 (br m, 4H, piperazine ring-CH2), 3.63 (br m, 4H, piperazine ring-CH2), 1.53 (s, 9H, boc-(CH3)3), -1.39 및 -1.47 (2 brs, 2H, α-pyrrole-NH) ppm.
중간체 TPC-CO-pip (28)의 합성. 화합물 27 (320 mg, 0.39 mmol)을 N2 및 어두운 분위기 하에서 CH2Cl2 (8 mL)에 용해시켰다. CH2Cl2:TFA (1:1, 4 mL)를 가하고 1 h 동안 rt에서 교반하였다. 반응 혼합물을 CH2Cl2 (40 mL)로 희석시키고, 물 (2 x 15 mL), 포화 NaHC03 수용액 (2 x 15 mL) 및 소금물 (15mL)로 세척하였다. 유기층을 Na2S04로 건조하고 진공 하에 농축시켰다. 그 다음, 조 생성물을 실리카겔 컬럼 크로마토그래피 (용리액으로 CH2Cl2:MeOH 100:0 내지 92:8)로 정제하여, 갈색 고체로서 표제 중간체 28 (250mg, 89%)을 제공하였다.
TLC (CH2Cl2:MeOH, 9:1): R f = 0.35, 1H NMR (CDCl3): δ = 7.74-8.59 (m, 16H, β-pyrrole-H, phenyl-Ho & R-COTPC-phenyl-Ho,m), 7.64-7.72 (m, 9H, triphenyl-Hm,p), 4.16-4.17 (m, 4H, chlorin β-pyrrole-CH2), 3.73-3.90 (br m, 4H, piperazine ring-CH2), 3.04 (br m, 4H, piperazine ring-CH2), -1.40 및 -1.47 (2 brs, 2H, α-pyrrole-NH) ppm; MS (ESI) calcd. for C49H42N60 ([M+2H]+/2) 365.1705, found 365.1707; UV-vis (DMSO): λmax: 420, 520, 546, 599, 651 nm.
키토산 메실레이트 염 (7). 우리의 이전에 발표된 방법에 따라 합성됨 (Carbohydrate Polymers 2010, 81 :140-144).
N-브로모아세틸-3,6-0-DiTBDMS-CS (BrA-DiTBDMS-CS, 9). DiTBDMS-CS 8 (1 g, 2.60mmol)을 N2 대기 하에 둥근 바닥 플라스크에서 건조 CH2Cl2 (15 mL)에 용해시켰다. 반응 혼합물을 얼음/소금 혼합물로 -20℃로 냉각시켰다. Et3N (1.81 mL, 13mmol)을 가한 다음, 브로모아세틸 브로마이드 (0.91 mL, lOmmol)를 천천히 방울방울 가하고 1 h 동안 계속 교반하였다. 반응 혼합물을 CH2Cl2로 희석시키고, 진공 하에 농축시켰다. 조 생성물을 아세토니트릴에서 교반하고, 여과한 다음 새로운 아세토니트릴로 세척하였다. 건조 물질을 CH2Cl2에 용해시키고 추출한 다음, 물과 소금물로 세척하고, Na2S04로 건조한 다음, 진공 하에 농축시켜, 엷은 노란색 분말의 표제 브로모 화합물 9 (1.2g, 92%)를 얻었다.
FT-IR (KBr): v 3402 (br, NH), 2957, 2931, 2886, 2858 (s, C-H TBDMS), 1682 (vs, C=0 amide I), 1530 (vs, C=0 amide II), 1473, 1391, 1362, 1311, 1259, 1101, 1005, 837, 777 (Si-C), 669 cm-1; 1H NMR (CDCl3) δ ppm: 4.40 (br s, H-1), 4.02-3.26 (m, H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 2H GluNH-C=OCH 2 Br), 0.90 및 0.88 (br s, (CH3)3C-Si), 0.13 및 0.07 (br s, (CH3)2Si) ppm.
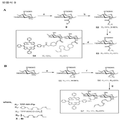
도 13의 반응식 6A 참조
중간체 29의 합성
(N-TPC-NH-Pip-아세틸) 0.1 -(N-브로모아세틸) 0.9 -DiTBDMS-CS (TPC NP0.1 -BrA 0.9 - DiTBDMS-CS, 29). 화합물 9 (800 mg, 1.58 mmol) 및 화합물 TPC-NH-Pip 21 (120 mg, 0.158 mmol)을 N2 및 어둠 속에서 CH2Cl2 (25 mL)에 용해시켰다. 21에 대하여 정확한 동몰량의 Et3N (22 μL, 0.158mmol)을 가하고, 반응 혼합물을 24h 동안 rt에서 교반하였다. 출발물질의 총 소비는 TLC로 확인하였다. 반응 혼합물을 CH2Cl2 (55 mL)로 희석시키고, 물 (2 x 25 mL) 및 소금물 (25 mL)로 세척하였다. 유기상을 Na2S04로 건조한 다음, 진공 하에 농축시켜 화합물 29 (700 mg, 78%)를 제공하였다.
1H NMR (CDCl3): δ = 9.21, 9.25 (s, TPCNHCO), 7.86-8.60 (m, β-pyrrole-H, phenyl-Ho & R-NHTPC-phenyl-Ho,m), 7.65-7.73 (m, triphenyl-Hm,p), 3.35-4.50 [br m, chitosan (H-1, H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 2H GluNH-C=0, CH2CONGlc), TPCNHCOCH 2 -pip, piperazin ring-CH 2 및 chlorin β-pyrrole-CH2], 2.77-2.83 (m, piperazine ring-CH2), 0.88-0.89 [br s, (CH3)3C-Si], 0.02-0.13 [(br m, (CH3)2Si], -1.44 (br s, 2H, α-pyrrole-NH) ppm.
도 13의 반응식 6B 참조
중간체 34의 합성
(N-TPC-CO-Pip-아세틸) 0.1 -(N-브로모아세틸) 0.9 -DiTBDMS-CS (TPCcp 0.1 -BrA 0.9 - DiTBDMS-CS, 34). 화합물 9 (800 mg, 1.58 mmol)를 N2 및 어둠 속에서 NMP (25 mL)에 용해시켰다. TPC-CO-Pip 28 (125 mg, 0.173 mmol) 및 NaHC03 (0.29 g, 3.45 mmol)를 실온에서 가하였다. 반응 혼합물을 75℃에서 가열하고 밤새도록 교반한 다음, 냉각시키고, 교반하면서 물에 부었다. 고체를 여과하여 제거하고, 많은 물로 세척한 다음, 흡입 하에 건조하였다. 얻어진 고체를 CH2Cl2에 용해시키고 여과한 다음, Na2S04로 건조하고, 용매를 진공 하에 제거하여, 갈색 고체로서 화합물 34 (810mg, 89%)를 제공하였다.
1H NMR (CDCl3): δ = 7.75-8.60 (m, β-pyrrole-H, phenyl-Ho & R-COTPC-phenyl-Ho,m), 7.64-7.71 (m, triphenyl-Hm,p), 3.38-4.5 [br m, chitosan (H-1, H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 2H GluNH-C=0, CH 2 CONGlc), piperazin ring-CH2 및 chlorin β-pyrrole-CH2], 2.76-2.84 (m, piperazin ring-CH2), 0.89-0.92 [br s, (CH3)3C-Si], 0.02-0.10 [(br m, (CH3)2Si)], -1.40 및 -1.48 (br s, α-pyrrole-NH) ppm.
화합물 30 & 35에 대해 일반적인 방법 A
(N-TPC-NH-Pip-아세틸) 0.1 -(N-(N,N,N-트리메틸암모늄일)아세틸) 0.9 -DiTBDMS-CS (TPC NP0.1 -DiTBDMS-CS-TMA 0.9 , 30). 화합물 29 (350mg, 0.61 mmol)를 N2 및 어둠 속에서 CH2Cl2 (15 mL)에 용해시켰다. 과량의 트리메틸아민 용액을 가하고, 반응 혼합물을 24h 동안 rt에서 교반하였다. 용매를 진공 하에 제거하였다. 조 생성물을 고진공 하에 완전히 건조하여 갈색 고체로서 조 생성물 30 (355 mg, 94%)을 수득하였다. 조 화합물을 다음 단계에 사용하였다.
(N-TPC-CO-Pip-아세틸) 0.1 -(N-(N,N,N-트리메틸암모늄일)아세틸) 0.9 -DiTBDMS-CS (TPC cp0.1 -DiTBDMS-CS-TMA 0.9 , 35). 일반적인 방법 A는 34 (350 mg, 0.61 mol) 및 트리메틸아민 용액을 사용하여 조 고체로서 35 (360 mg, 94%)를 제공하였다. 조 화합물을 다음 단계에 사용하였다.
화합물 31 & 36에 대해 일반적인 방법 B
(N-TPC-NH-Pip-아세틸) 0.1 -(N-(N-메틸피페라지닐)아세틸) 0.9 -DiTBDMS-CS (TPC NP0.1 -DiTBDMS-CS-MP 0.9 , 31). 화합물 29 (350mg, 0.61 mmol)를 N2 및 어둠 속에서 CH2Cl2 (15 mL)에 용해시켰다. 과량의 1-메틸피페라진 용액을 가하고, 반응 혼합물을 24h 동안 실온에서 교반하였다. 용매를 진공 하에 제거하였다. 조 생성물을 고진공 하에 완전히 건조하여 상응하는 조 생성물 31 (330 mg, 89%)을 수득하였다. 조 화합물을 다음 단계에 사용하였다.
(N-TPC-CO-Pip-아세틸) 0.1 -(N-(N-메틸피페라지닐)아세틸) 0.9 -DiTBDMS-CS (TPC cp0.1 -DiTBDMS-CS-MP 0.9 , 36). 일반적인 방법 B는 34 (250 mg, 0.38 mol) 및 1-메틸피페라진을 사용하여 조 고체로서 36 (265 mg, 93%)을 제공하였다. 조 화합물을 다음 단계에 사용하였다.
최종 생성물 (32, 33, 37 & 38)의 합성
일반적인 방법 C를 따라 최종 탈보호화를 이루었다:
화합물 (30/ 31/ 35/ 36)을 N2 및 어둠 속에서 MeOH에 용해시켰다. 반응 혼합물을 5분 동안 N2로 퍼징(purging)하여 탈기한 다음, 0℃로 냉각시키고, 4 mL의 conc. HCl을 가하였다. 반응 혼합물을 실온으로 데우고, 12h 동안 교반한 다음, 진공 하에 완전히 농축시켰다. 조 잔여물을 다시 N2 및 어둠 속에서 MeOH에 용해시키고 탈기하였다. 반응 혼합물을 0℃로 냉각시키고, 2 mL의 conc. HCl을 가하였다. 반응 혼합물을 실온으로 데우고, 12h 동안 교반하였다. 반응 혼합물을 희석한 다음, 1h 동안 5% NaCl 수용액을 가하여 이온 교환하고, 24h 동안 8% NaCl 수용액에 대해 투석한 다음 3일 동안 탈이온수에 대해 투석하였다. 이어서 맑은 갈색 용액을 밤새도록 동결건조하여 갈색 솜털 물질로서 최종 생성물 (각각 32/ 33/ 37/ 38)을 제공하였다.
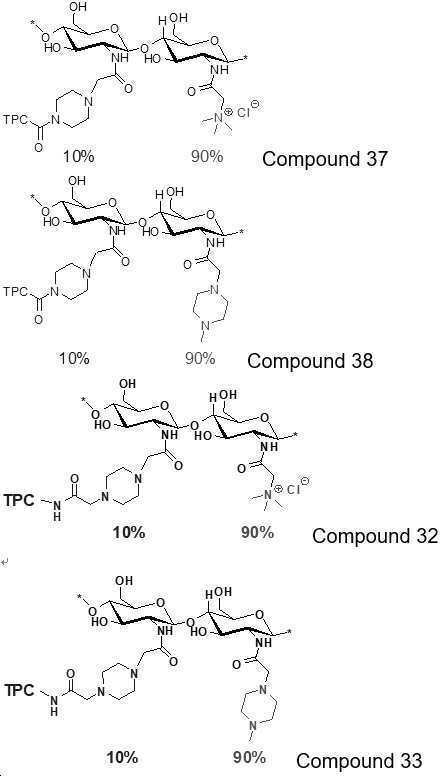
TPC NP0.1 -CS-TMA 0.90 (32). 일반적인 방법 C는 30 (325 mg, 0.52 mmol) 및 conc. HCl/MeOH을 사용하여 갈색 고체로서 32 (175 mg, 85%)를 제공하였다.
1H NMR (DMSO-d6: D20 98:2): δ = 7.83-8.62 (m, β-pyrrole-H, phenyl-Ho & R-NHTPC-phenyl-Ho,m), 7.69-7.77 (m, triphenyl-H m,p ), 4.52 (br s, H-1), 4.11-4.14 (m, -CH 2 CONGlc 및 chlorin β-pyrrole-CH2), 3.26-3.67 (br m, partially overlapped with HDO peak, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6', 2H GluNH-C=0, TPCNHCOCH 2 -pip, piperazine ring-CH2] 3.24 (s, +N(CH3)3)) ppm; UV-vis (DMSO): λmax: 421, 520, 549, 599, 651 nm.
TPC NP0.1 -CS-MP 0.90 (33). 일반적인 방법 C는 31 (300 mg, 0.45 mmol) 및 conc. HCl/MeOH을 사용하여 갈색 고체로서 33 (165 mg, 84%)을 제공하였다.
1H NMR (DMSO-d6: D20 98:2): δ = 7.83-8.62 (m, β-pyrrole-H, phenyl-Ho & R-NHTPC-phenyl-Ho,m), 7.66-7.75 (m, triphenyl-H m,p ), 4.50 (br s, H-1), 4.10-4.14 (m, chlorin β-pyrrole-CH2), 2.92-3.55 (m, partially overlapped with HDO peak, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6', 2H GluNH-C=0, CH2CONGlc, TPCNHCOCH 2 -pip), 2.33-2.63 (m, partially overlapped with DMSO-d6 peak, piperazine ring-CH2, piperazine- N-CH3) ppm; UV-vis (H20): λmax: 412, 430, 531, 560, 611, 664 nm; UV- vis (DMSO): λmax: 421 , 521, 548, 596, 651 nm.
TPC cp0.1 -CS-TMA 0.90 (37). 일반적인 방법 C는 35 (300 mg, 0.48 mmol) 및 conc. HCl/MeOH을 사용하여 갈색 고체로서 37 (170 mg, 89%)을 제공하였다.
FT-IR (KBr): v 3353, 3061, 2950, 1683, 1580, 1473, 1440, 1376, 1291, 1154, 1112, 1067, 1032, 970, 911, 794, 703 cm-1; 1H NMR (DMSO-d6: D20 98:2): δ = 7.89-8.62 (m, β-pyrrole-H, phenyl-Ho & R-COTPC-phenyl-Ho,m), 7.67-7.76 (m, triphenyl-H m,p ), 4.50 (br s, H-1), 4.06-4.16 (m, CH2CONGlc 및 chlorin β-pyrrole-CH2), 3.26-3.75 (m, partially overlapped with HDO peak, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6', 2H GluNH-C=0, piperazine ring-CH2), 3.24 (s, +N(CH3)3)) ppm; UV-vis (DMSO): λmax: 420, 520, 547, 599, 651 nm.
TPC cp0.1 -CS-MP O.9O (38). 일반적인 방법 C는 36 (240 mg, 0.38 mmol) 및 conc. HCl/MeOH을 사용하여 갈색 고체로서 38 (85 mg, 52%)을 제공하였다.
FT-IR (KBr): v 3349, 2927, 1644, 1580, 1461, 1440, 1374, 1285, 1070, 1043, 985, 945, 794719, 703 cm-1; 1H NMR (DMSO-d6: D20 98:2): δ = 7.86-8.63 (m, β-pyrrole-H, phenyl-Ho & R-COTPC-phenyl-Ho,m), 7.67-7.76 (m, triphenyl-H m,p ), 4.50 (br s, H-1), 4.08-4.14 (m, chlorin β-pyrrole-CH2), 2.92-3.55 (m, partially overlapped with HDO peak, H-2 GlcNAc, H-3, H-4, H-5, H-6, H-6', 2H GluNH-C=0, CH2CONGlc) 2.27-2.63 (m, partially overlapped with DMSO-d6 peak, piperazine ring-CH2, piperazine-N-CH3) ppm; UV-vis (DMSO): λmax: 421, 520, 547, 599, 651 nm.
화합물 32, 33, 37 및 38의 TPP 유사체
최종 화합물 32, 33, 37 및 38에 대해 하기 일반적인 TBDMS 탈보호화 방법 D가 사용되는 경우, 뜻밖의 결과 (TBAF/NMP에 의해 TPC 화합물의 TPP 화합물로의 역-산화(Back-oxidation))를 관찰하였다.
실시예: 화합물 32의 TPP 유사체 (TPP
NP0.1
-CS-TMA
0.9
)
물질 30 (600mg, 0.86mmol)을 N-메틸-2-피롤리돈 (NMP) (5-10 mL)에 용해한 다음, 과량의 테트라-n-부틸암모늄플루오라이드 (TBAF)를 가하였다. 반응 혼합물을 55℃에서 24h 동안 교반하고, 냉각시킨 다음, 묽은 HCl로 산성화하고, 30분 동안 교반한 다음 이틀 동안 탈이온수 내 8% NaCl (w/v)에 대해 투석하고, 3일 동안 탈이온수에 대해 투석하였다. 이 기간 동안, 용액의 색깔이 점점 회색에서 적색으로 변하였다. 그 다음 적색 용액을 동결건조시켜 갈색 스폰지-유사 물질을 수득하였다. 물질을 다시 탈보호화, 이온교환, 투석 및 동결건조하였다. 그러나, 놀랍게도 역-산화로 인해 화합물은 이들의 TPP 유사체로 역변환하였으며, (650 nm에서 특징적인 피크가 거의 완전히 감소한 바와 같이) UV-Vis에 의해 확인되었다. (데이터를 나타내지 않음).
결과
하기 표 3은 최종 전달체 화합물에 대한 DS를 나타낸다. 표 4는 TPC 변형된 키토산 전달체의 형광 양자 수율 (ФF)을 나타낸다. 도 14는 TPC-CO-Pip (28)의 1H NMR 스펙트럼을 나타낸다. 2개의 이성질체를 나타낸다. 도 15-17은 각각 화합물 21, 29 및 34에 대해 동등한 스펙트럼을 나타낸다. 도 18은 d 6 -DMSO/D20 내 최종 전달체 화합물 37, 38, 32 및 33의 NMR 스펙트럼을 나타낸다.
| 항목 |
키토산 유도체 |
화합물 |
TPC-NH-Pip
(사용된 당류 단위당 eq.) |
TPC-CO-Pip
(사용된 당류 단위당 eq.) |
DS
(당류 단위 당 결합된 TPP 부분) |
| 1. |
TPCNP0.1-CS-TMA0.9 |
32 |
0.10 |
- |
0.10* |
| 2. |
TPCNP0.1-CS-MP0.9 |
33 |
0.10 |
- |
0.10* |
| 3. |
TPCCP0.1-CS-TMA0.9 |
37 |
- |
0.11 |
0.13** |
| 4. |
TPCCP0.1-CS-MP0.9 |
38 |
- |
0.11 |
0.13** |
* 중간체 29의 1H NMR에 의해 측정된 DS
** 중간체 34의 1H NMR에 의해 측정된 DS
| 항목 |
키토산 유도체 |
화합물 |
λabs * (nm) |
λem * (nm) |
양자 수율
(ФF) |
| 1. |
TPC(p-NH2)1 |
20 |
420 |
653 |
0.00246 |
| 2. |
TPC-NH-Pip |
21 |
420 |
653 |
0.01355 |
| 3. |
TPCNP0.1-CS-TMA0.9 |
32 |
420 |
653 |
0.01383 |
| 4. |
TPPNP0.1-CS-MP0.9 |
33 |
420 |
653 |
0.01353 |
| 5. |
TPC(p-COOH)1 |
26 |
420 |
653 |
0.01331 |
| 6. |
TPC-CO-Pip |
28 |
420 |
653 |
0.01366 |
| 7. |
TPCCP0.1-CS-TMA0.9 |
37 |
420 |
653 |
0.01270 |
| 8. |
TPCCP0.1-CS-MP0.9 |
38 |
420 |
653 |
0.01275 |
* 모든 데이터는 실온에서 DMSO에서 모았다.
λ - 파장
실시예 3 - In vitro 및 in vivo 연구
물질
HCT116/LUC 인간 결장암 세포주 (유전자 인코딩 루시퍼라제와 함께 영원히 형질주입됨)는 Dr. Mohammed Amarzguioui, siRNAsense, Oslo, Norway에 의해 친절히 제공되었다. MTT (3-[4,5-디메틸티아졸-2-일]-2,5-디페닐테트라졸륨 브로마이드)는 Sigma-Aldrich (MO, USA; cat. no. M 2128)로부터 구입하였으며, 5 mg/ml의 농도로 PBS에 용해시키고, 여과하여 멸균한 다음, 4℃에서 저장하였다. 플라스미드 pEGFP-N1는 Clontech Laboratories Inc. (CA, USA; Cat. No. 6085-1)로부터 구입하였으며, ELIM Biopharmaceuticals, Inc. (CA, USA) (lot# 1002)에 의해 생산되었고, 멸균수에서 2 mg/ml의 농도로 제공되었다. 이 저장 용액을 분액하고 -20℃에서 유지하였다. 폴리-L-리신 HBr (MW 15000-30000)은 Sigma-Aldrich (MO, USA; cat. no. P 7890)로부터 구입하였다. 폴리-L-리신 HBr을 증류수에 녹이고 희석한 다음, 여과하여 멸균하고, -20℃에서 저장하였다.
In vitro
연구
세포 배양.
HCT116/LUC는 습한 환경에서 37℃ 및 5% C02에서 10% 우태아혈청 (PAA Laboratories GmbH, Pasching, Austria), 100 U/ml 페니실린 및 100 μg/ml 스트렙토마이신 (Sigma-Aldrich, MO, USA)으로 보충된 DMEM 배지 (Lonza, Veviers, Belgium)에서 배양되었다.
세포의 처리.
HCT116/LUC 세포 (형질주입 측정에 대해 웰 당 1.5 x 10⁵ 세포, MTT 어세이에 대해 웰 당 3.75 x 10⁵ 세포)를 6-웰 (형질주입) 및 24-웰 (MTT) 플레이트 (Nunc, Roskilde, Denmark)에 씨딩하고, 24 h (5% C02, 37℃) 동안 배양하였다. 광감제 TPCS2a 또는 키토산 컨쥬게이트 (16A, 16B, 17A, 19A, 37, 38, 32 또는 33)를 세포에 가한 다음, 세포를 18 h (5% C02, 37℃) 동안 배양하였다. 세포를 세포 배양 배지로 3번 세척한 다음, 플라스미드 복합체를 함유하는 배지에서 4 h (5% C02, 37℃) 동안 배양하였다. 그 다음, 세포를 한번 세척하였다. 새로운 배지를 첨가한 후, 세포를 다른 빛 선량으로 조명하였다. 배양의 48 h 후, EGFP (Enhanced Green Fluorescent Protein)의 발현을 유세포 분석기로 분석하였다. 세포 생존은 병렬 실험으로 MTT 어세이로 측정되었다.
세포를 LumiSource® (PCI Biotech, Oslo, Norway)로부터의 빛에 노출시켰다. LumiSource®는 주로 420-435 nm의 영역에서 피크 파장을 가진 청색 빛을 방출하는 길게 늘어선 4 조명관(light tubes) (4 x 18 W Osram L 18/67, Blue)을 제공한다.
*플라스미드/폴리-L-리신 복합체의 제조.
전하비(charge ratio) 2.2를 가진 플라스미드/폴리-L-리신 복합체는 플라스미드 DNA 및 폴리-L-리신 용액의 조심스러운 혼합에 의해 형성되었다. 2.5 ㎕의 DNA (저장 용액 2 ㎍/㎕)를 47.5 ㎕의 물로 희석하고, 6.92 ㎕의 폴리-L-리신 (1 ㎍/㎕)은 43.08 ㎕의 물로 희석하였다. 혼합 후, 용액을 30분 동안 실온에서 배양한 다음, 배양 배지로 1 ml의 최종 부피로 희석하고, 세포에 가하였다 (웰 당 1 ml).
형질주입의 측정.
세포를 100 ㎕의 트립신 (Trypsin- EDTA, Sigma-Aldrich, MO, USA)에서 트립신화하고, 500 ㎕의 배양 배지에 재현탁한 다음, 세포-여과기 캡(Cell-Strainer Cap)을 가진 5 ml 폴리스티렌 둥근-바닥 튜브 (50 ㎛ 메시 나일론 여과기(mesh nylon filter))를 통해 여과하고, BD LSR 유세포 분석기 (Becton Dickinson, CA, USA)에서 분석하였다. EGFP는 488 nm에서 여기 후 425-475 nm 여과기를 통해 측정되었으며, 요오드화 프로피듐(propidium iodide) (Calbiochem Corporation, CA, USA)는 561 nm에서 여기 후 600-620 nm 여과기를 통해 측정되었다. 요오드화 프로피듐 (1 μg/ml)을 사용하여 생존할 수 있는 세포들로부터 죽은 세포들을 구별하였고, 펄스-처리를 수행하여 단일 세포들로부터 한 쌍의 세포를 구별하였다. 각 시료에 대해 10000 결과들을 모았고, BD FACSDiva Software (Becton Dickinson, CA, USA)로 데이터를 분석하였다.
세포 생존의 측정.
세포 생존은 살아있는, 신진대사로 활성적인 세포에서 존재하는 미토콘드리아 탈수소효소 (mitochondrial dehydrogenases)에 의해 자주색, 불용성 포마잔 생성물로 수용성 테트라졸륨 염 (MTT)의 환원을 기준으로 한 방법에 의해 측정되었다. 0.125 mg의 MTT를 함유하는 0,5 ml의 배지를 세포에 가한 다음, 37℃, 5% CO2에서 2 h 동안 배양하였다. 결과의 포마잔 결정은 웰 당 500 ㎕의 DMSO (Sigma-Aldrich, MO, USA)를 가하여 용해하였다. 플레이트를 PowerWave XS2 Microplate Spectrophotometer (BioTek Instruments, VT, USA)로 판독하였다. 세포 생존은 대조군의 백분율로서 계산되었다 (빛이 없는 병렬 실험).
In vivo
연구
동물. Hsd:무흉선 누드(Athymic nude)-Foxn1 nu 암컷 마우스를 노르웨이 라듐 병원 (Norwegian Radium Hospital)의 동물학과에서 사육하였다. 마우스는 특정 병원균이 없는 조건 하에 두었다. 물과 먹이를 무제한으로 제공하였다. 마우스를 포함하여 모든 절차는 동물 보호에 관한 국가윤리위원회의 지침 하에, 노르웨이 라듐 병원에서 동물 관리 위원회에 의해 승인된 프로토콜에 따라 수행되었다.
마우스는 실험에 포함될 때 22-25 g (5-8 주령)이었다. HCT116/LUC 세포는 이식하기 전에 습한 환경에서 37℃ 및 5% C02에서 배양하였다. 1.5 x 10⁶ 세포를 각 마우스의 오른쪽 엉덩이에 피하 주사하였다. 종양 크기는 2개의 수직 직경 (perpendicular diameters)을 측정하여 주 당 2 또는 3번 측정하였다. 종양 부피는 하기 식을 이용하여 계산하였다:
여기서, W는 측정된 종양의 너비이고, L은 측정된 종양의 길이 직경이다.
처리
키토산을 PBS (화합물 37) 및 3% Tween 80 (화합물 38 및 33)에서 1.25 mg/ml TPC로 희석하였다. 종양이 60-100 mm3의 부피에 도달하였을 때, 88-100 ㎕를 꼬리 정맥에 정맥 주사하였다 (최종 용량 5 m/kg). TPCS2a를 3% Tween 80에서 1.25 mg/ml로 희석하고, 종양이 60-100 mm3의 부피에 도달하였을 때, 88-100 ㎕를 꼬리 정맥에 정맥 주사하였다 (최종 용량 5 m/kg). 광감제의 주사 후 96 h에 종양을 90 mW/cm2의 조도 및 15 J/cm2의 빛 선량에서 652 nm 다이오드 레이저(diode laser) (Ceramoptec GmbH, Bonn, Germany)로 조명하였다. PCI + 블레오마이신 처리를 받은 동물에 대해, 100 ㎕ 내 1500 IU 블레오마이신 (유럽 단위)을 복강내 주사하였다. 종양을 90 mW/cm2의 조도에서 652 nm 다이오드 레이저 (Ceramoptec GmbH, Bonn, Germany)로 BLM 주사 후에 30분 조명하였다. 동물은 호일의 구멍이 종양 면적보다 2 mm 더 큰 직경으로 만들어진 종양 면적을 제외하고 알루미늄 호일로 덮었다.
In Vivo 영상 시스템.
생체발광은 IVIS Lumina 100 Series (Caliper Life Sciences, MA, USA)로 측정하였다. 동물을 마취시키고 (졸레틸(Zoletil)), 200 ㎕의 D-루시페린 (Caliper Life Sciences) (PBS 내 20 mg/ml)으로 복강내 주사하였다. D-루시페린 주사 후 10 분에 영상을 촬영하였다. 생체발광은 PS 주사 후 11일부터 약 일주일에 한 번 측정 하였다. 종양이 > 1000mm3 부피에 도달하였을 때 또는 동물이 통증이나 비정상적인 행동의 징후를 보였을 때 동물을 희생하였다.
데이터는 Living Image 4.2 Software (Caliper Life Sciences)로 분석하였다.
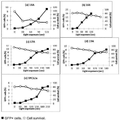
TPP-키토산 컨쥬게이트 16A 및 16B의 생물학적 효과는 컨쥬게이트가 유전자 전달을 향상시키기 위해 광화학 내재화에서 광감제로서 사용된 실험에서 시험하였다. 실험의 세부 사항은 물질 및 방법에 기재된다. 도 19 ((a) 및 (b))에서 알 수 있는 바와 같이, 컨쥬게이트 16A 및 16B는 형질 주입의 실질적인 향상이 낮은 빛 선량에서 이미 관찰될 수 있었던 PCI에 대해 우수한 광감제였다. 효과는 PCI에서 사용하도록 특별히 설계되고 암 치료를 위해 임상 개발 중에 있는 광감제 TPCS2a와 함께 얻어진 효과에 비해 향상되었다 (Berg et al. 2011, supra). 따라서, TPCS2a와 함께 형질주입의 유사한 수준은 심지어 높은 빛 선량을 사용할 때에도 이루어지지 않았다 (도 19 (e)).
유사한 실험은 TPP-키토산 17A 및 19A와 함께 수행되었다 (도 19(c) 및 (d)). 이러한 컨쥬게이트는 16A 및 16B 보다 훨씬 더 강하다는 것을 알 수 있다. 따라서, TPCS2a와 비교하여, 이들은 심지어 10배 더 낮은 농도에서 사용되었을 때 이러한 컨쥬게이트가 TPCS2a와 함께 관찰되었던 것보다 형질주입의 실질적으로 더 큰 향상을 제공하였다는 점에서, 적어도 10배 이상 활성적이었다. 이것은 키토산 컨쥬게이트에서 광감제 분자의 근접은 이러한 종결(quenching) 효과의 대상이 되지 않는 유리 광감제 분자보다 덜 효과적인 컨쥬게이트를 만드는 광감작 효과의 종결을 야기할 것이라고 예상했었던 점에서 매우 놀라웠다. 따라서, 광감제-키토산 컨쥬게이트는 이들을 PCI 및 관련 방법에 사용하기에 특히 잘 적합하게 하는 어떤 알려지지 않은 방법으로 세포내 이입 막과 함께 상호작용하는 것처럼 보인다.
도 20에서 알 수 있는 바와 같이, 유사한 결과는 TPC-키토산 컨쥬게이트 (화합물 37, 38, 32 및 33)와 함께 얻어졌으며, TPP-컨쥬게이트와 비교하여 이들은 in vivo에서 사용될 때 더 우수한 조직 투과를 허용하는 적색 빛과 함께 조명에 의해서도 활성화될 수 있는 이점을 가진다. 이것은 in vivo에서 더 큰 병변 (예를 들어, 더 큰 종양)의 치료에서 중요한 특징이나, 단지 피상적인 광화학 효과를 가지는 것을 원하는 경우, 예를 들어 원하는 효과가 피부의 상층(upper layers)에 있을 경우의 예방접종 방법에서는 불리한 점이다.
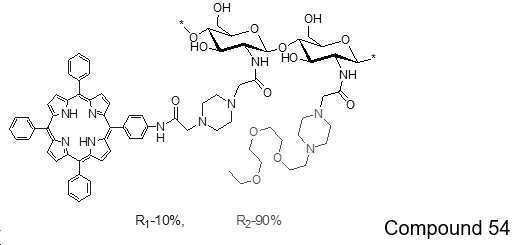
도 21에서 알 수 있는 바와 같이, 유사한 결과는 또한 화합물 54와 함께 얻어졌으며, 이는 PEG-함유 컨쥬게이트가 PCI 효과를 유도하는데 효과적이라는 것을 나타낸다.
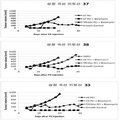
또한, TPC-컨쥬게이트는 컨쥬게이트가 PDT- 및 PCI-계 치료 방법에서 활성적인지 조사하기 위해, in vivo 실험으로 조사하였다. 도 22는 컨쥬게이트 38 및 33 단독으로 또는 세포독성 항암제 블레오마이신과 함께 처리된 조명된 종양-보유 마우스의 그림을 나타낸다 (세부사항은 물질 및 방법 참조). 비처리된 동물 및 TPCS2a + 블레오마이신으로 주사된 동물을 대조군으로 사용하였다. 종양의 크기가 루시페린의 주사 후 생체발광의 영상화에 의해 관찰될 수 있을 정도로, 사용된 암세포는 루시퍼라제를 발현하기 위해 영원히 형질주입되었다. 도 22에 나타난 바와 같이, 비처리된 대조군 및 TPCS2a + 블레오마이신으로 주사된 동물 (각각 8 및 7)은 광감제의 주사 후 11 및 15일에 (조명 후 7 및 11일 후) 강한 형광을 나타내었으며, 이는 종양에서 다량의 살아있는 암세포의 존재를 나타낸다. 이러한 동물에서, 종양은 동물이 15일 후에 인도적인 이유로 희생당할 정도로 크게 성장하였다. 이와 반대로, 키토산 컨쥬게이트로 처리된 동물의 경우, 11일에 하나의 동물 (동물 3)에서만 단지 약한 형광이 있었고, 순수한 광화학 처리 (PCI 단독, PDT 처리와 유사한) 및 PCI + 블레오마이신 조합 처리 둘 다 종양에서 암세포의 양을 강하게 감소시켰음을 나타낸다. PCI 단독으로 처리된 동물 (동물 3 및 5)에서 형광은 15일 내지 20일 동안 증가하였으며, 이는 PCI 광화학 단독 처리가 모든 종양 세포를 죽이는데 충분하지 않음을 나타낸다. 이와 반대로, PCI + 블레오마이신으로 처리된 동물 (동물 4 및 6)은 20일에도 본질적으로 형광이 나타나지 않았으며, 이는 이 조합이 PCI 단독보다 현저하게 더 효과적이었음을 나타내고, 키토산 컨쥬게이트는 강한 광화학 내재화 효과를 유도하였고; 암 치료를 위해 임상 개발 중인 광감제 TPCS2a에 의해 유도되었던 것보다 훨씬 더 강함을 나타낸다.
도 23에서, 처리된 동물에서 종양 성장의 곡선은 도 22에 나타낸 영상화 결과를 확인하는 것을 (화합물 37 키토산 컨쥬게이트도 포함하여) 나타내고, 이는 화합물 38 + 블레오마이신 또는 33 + 블레오마이신으로 처리된 동물에서 종양이 완전히 근절되는 것처럼 보이는 것으로 나타난다. 이러한 결과는 다시 키토산 컨쥬게이트가 TPCS2a 보다 PCI에 대해 훨씬 더 효과적인 물질이라는 것을 나타낸다 (블레오마이신과의 조합은 이 실험에서 종양 성장에 대해 효과가 없었다.). 또한, 처리 일정으로 블레오마이신의 첨가는 시험된 모든 3개의 키토산 컨쥬게이트에 대해 치료 효과를 현저하게 개선시킴을 알 수 있으며 (광화학 처리 단독과 비교하여), 이는 이러한 컨쥬게이트에 의해 강한 광화학 내재화 효과의 유도를 나타낸다. 이 향상된 효능은 광감제-고분자 컨쥬게이트를 설계하는 주요 이유가 소위 EPR 효과 때문에 더 우수한 치료 선택성을 얻는 것이라는 것 때문에 매우 놀랍다. 그러나, 어떤 것은 이 잠재적으로 향상된 선택성이 소분자 광감제에 대해서 보다 조직을 통해 훨씬 더 느린 확산을 야기하여 컨쥬게이트의 큰 분자량 때문에 더 낮은 효능을 따를 것이고, 이로써 종양 세포에서 광감제의 더 낮은 농도로, 종양 내 모든 세포로 광감제를 전달하는데 어려움이 있다는 것을 예상해야 한다. 이것은 본 발명에 기재된 키토산 컨쥬게이트와 함께 명백하게 없는 경우였다.
실시예 4
일반적인 물질 및 방법은 적절한 경우 실시예 1과 같다.
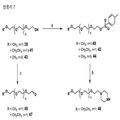
도 24의 반응식 7 참조
트리에틸렌글리콜 모노메틸 에테르 토실레이트 (40)의 합성
(2-(2-(2-메톡시에톡시)에톡시)에틸 4-메틸벤젠설포네이트로도 명명됨)
트리에틸렌 글리콜 모노메틸 에테르 39 (4.87 mL, 30.43 mmol)를 THF (25 mL)에 용해시켰다. 수산화 칼륨 (3.7g, 65.95mmol)의 수용액 (25 mL)을 가하고, 결과의 혼합물을 0℃로 냉각시켰다. 그 다음, THF (50mL)에 용해된 p-톨루엔설포닐 클로라이드 (6.86g, 48.77 mmol)를 30분 동안 적하 깔대기(dropping funnel)를 통해 방울방울 가하였다. 반응 혼합물을 0℃에서 2h 이상 동안 교반한 다음, rt에서 밤새도록 교반하였다. 반응 혼합물을 진공 하에 농축시켜 THF를 제거하고, EtOAc (40 mL) 및 물 (30 mL)로 희석하고, EtOAc (2 x 75 mL)로 추출하였다. 모아진 유기상을 Na2SO4로 건조하고, 여과한 다음, 진공 하에 농축하여 회색-흐린 기름진(gray-cloudy oily) 물질로서 화합물 40 (7.13g)을 제공하였다.
FT-IR: 2878, 1598, 1453, 1356, 1177, 1097 cm-1; 1H NMR (400MHz, CDCl3): δ 7.80 (d, J=8Hz, 2H), 7.34 (d, J=8Hz, 2H), 4.16 (t, 2H, CH 2 OTs), 3.67-3.70 (m, 2H, -CH 2 -CH2OTs), 3.58-3.62 (m, 6H, TEG OCH 2's ), 3.37 (s, 3H, OCH 3 ), 2.44 (s, 3H, Ar-CH 3 ) ppm; 13C NMR (400MHz, CDCl3): δ = 144.91, 133.19, 129.94, 128.12, 72.05, 70.90, 70.71, 69.36, 68.83, 59.17, 21.78 ppm.
(트리에틸렌글리콜 모노에틸 에테르 토실레이트)(42)의 합성
(2-(2-(2-에톡시에톡시)에톡시)에틸 4-메틸벤젠설포네이트로도 명명됨)
트리에틸렌 글리콜 모노에틸 에테르 41 (4.9 mL, 28.1 mmol)를 THF (30 mL)에 용해시켰다. 수산화 칼륨 (3.7g, 65.95mmol)의 수용액 (25 mL)을 가하였다. 그 다음, 반응 혼합물을 0℃로 냉각시켰다. 그 다음, THF (50mL)에 용해된 p-톨루엔설포닐 클로라이드 (6.86g, 48.77 mmol)를 30분 동안 적하 깔대기를 통해 방울방울 가하였다. 반응 혼합물을 0℃에서 2h 이상 동안 교반한 다음, rt에서 밤새도록 교반하였다. 반응 혼합물을 진공 하에 농축시켜 THF를 제거하고, EtOAc (40 mL) 및 물 (30 mL)로 희석하고, EtOAc (2 x 75 mL)로 추출하였다. 모아진 유기상을 Na2SO4로 건조하고, 여과한 다음, 진공 하에 농축하여 회색-흐린 기름진 물질로서 화합물 42 (6.83 g)를 제공하였다.
FT-IR: 2870, 2975, 1598, 1453, 1358, 1177, 1110 cm-1; 1H NMR (400MHz, CDCl3): δ 7.77 (d, J=8Hz, 2H), 7.31 (d, J=8Hz, 2H), 4.13 (t, 2H, CH 2 OTs), 3.64-3.67 (m, 2H, -CH 2 CH2OTs), 3.52-3.59 (m, 8H, TEG OCH 2's ), 3.49 (q, J=8Hz, 2H, -OCH 2 CH3), 2.42 (s, 3H, Ar-CH 3 ), 1.17 (t, J=8Hz, 3H, -OCH2 CH 3 ) ppm.
메톡시 폴리에틸렌글리콜 토실레이트(44)의 합성
폴리에틸렌 글리콜 모노메틸 에테르 43 (5 g, 14.29 mmol, 평균 MW: 350Da)을 THF (50 mL)에 용해시켰다. 수산화 칼륨 (1.76 g, 31.44 mmol)의 수용액 (25 mL)을 가하였다. 그 다음, 반응 혼합물을 0℃로 냉각시켰다. 그 다음, THF (50mL)에 용해된 p-톨루엔설포닐 클로라이드 (3.27g, 17.14 mmol)를 30분 동안 적하 깔대기를 통해 방울방울 가하였다. 반응 혼합물을 0℃에서 2h 이상 동안 교반한 다음, rt에서 밤새도록 교반하였다. 반응 혼합물을 진공 하에 농축시켜 THF를 제거하고, EtOAc (40 mL) 및 물 (30 mL)로 희석하고, EtOAc (2 x 75 mL)로 추출하였다. 모아진 유기상을 Na2SO4로 건조하고, 여과한 다음, 진공 하에 농축하여 회색-흐린 기름진 물질로서 화합물 44 (5.91 g)를 제공하였다.
1H NMR (400MHz, CDCl3): δ 7.74 (d, J=8Hz, 2H), 7.29 (d, J=8Hz, 2H), 4.11 (br t, 2H, CH 2 OTs), 3.49-3.65 (m, 28H, -CH 2 -CH2OTs & PEG OCH 2's ), 3.32 (s, 3H, OCH3), 2.39 (s, 3H, Ar-CH 3 ) ppm.
트리에틸렌글리콜 모노에틸에테르 피페라진 (46)의 합성
(1-(2-(2-(2-에톡시에톡시)에톡시)에틸)피페라진 (46)으로도 명명됨) (TEG-Pip)
피페라진 (10.4 g, ~120 mmol)을 질소 대기 하에 아세토니트릴 (150 mL)에 용해시켰다. 아세토니트릴 (30 mL)에 용해된 화합물 42 (5 g, 15.04 mmol)를 방울방울 가하였다. 결과의 혼합물을 rt에서 12h 동안 교반하고, 진공 하에 농축시켜 아세토니트릴을 제거하였다. 조 생성물을 용리액으로 MeOH: CH2Cl2 (8:92)를 이용하여 플래시 실리카겔 컬럼 크로마토그래피로 정제하여 무색의 액체로서 순수한 화합물 46 (1.52g, 41%)을 제공하였다.
1H NMR (400MHz, CDCl3): δ 3.54-3.64 (m, 10H, TEG OCH 2's ), 3.50 (q, J=8Hz, 2H, -OCH 2 CH3), 3.43 (s, 1H, NH), 2.88 (t, 4H, Piperazine ring-CH 2 ), 2.55 (t, 2H, OCH2-CH 2 -Piperazine), 2.46 (br m, 4H, Piperazine ring-CH 2 ), 1.18 (t, J=8Hz, 3H, -OCH2 CH 3 ) ppm; 13C NMR: 70.76, 70.70, 70.47, 69.92, 68.86, 66.73, 58.47, 54.89, 50.55, 45.99, 15.25 ppm; MS (ESI) calcd. for C12H27N2O3 ([M+H]+) 247.2016, found 247.2014.
2-(2-(2-메톡시에톡시)에톡시)아세트알데히드 (45)의 합성
옥살릴 클로라이드 (5 mL, 58.24 mmol)를 질소 대기 하에 CH2Cl2 (75 mL)에 용해시켰다. 결과의 혼합물을 드라이아이스/아세톤 혼합물을 이용하여 -78℃로 냉각시킨 후, CH2Cl2 (15 mL)에 희석된 DMSO (5 mL)를 방울방울 조심스럽게 가하였다. 완전히 첨가한 후, 반응 혼합물을 10분 이상 동안 교반하고, CH2Cl2 (30 mL)에 희석된 트리에틸렌글리콜 모노메틸 에테르 39 (5 mL, 31mmol)를 방울방울 가하였다. 완전히 첨가한 후, 반응 혼합물을 15분 동안 교반하였다. 그 다음, CH2Cl2 (20 mL)에 희석된 Et3N (20 mL, 143 mmol)을 20분 동안 방울방울 가하고, 30분 이상 동안 -78℃로 교반한 다음, rt로 도달시켰다. 그 다음, 하얀 "유백색(milky)"의 반응 혼합물을 물 (2 x 45 mL) 및 소금물 (40 mL)로 세척하였다. 유기상을 Na2SO4로 건조하고, 여과한 다음, 진공 하에 농축하였다. 결과의 조 생성물을 용리액으로 MeOH/EtOAc (0:100-10:90)를 이용하여 실리카겔 컬럼 크로마토그래피로 정제하여 45 (2.40g)를 제공하였다. 1H NMR 분석은 화합물 47이 약간의 분리할 수 없는 불순물로 오염되었음을 나타내었다.
FT-IR: 3436, 2879, 1734, 1454, 1353, 1108, 1028 cm-1; 1H NMR (400MHz, CDCl3) δ ppm: 9.73 (s, 1 H, CHO), 4.16 (s, 2H), 3.54-3.76 (m, 10H), 3.38 (s, 3H) ppm. (생성물은 출발물질로 오염되었다. 생성물은 약 50%이다.)
2-(2-(2-에톡시에톡시)에톡시)아세트알데히드 (47)의 합성
사용된 출발물질이 트리에틸렌글리콜 모노메틸 에테르 (39) 대신 트리에틸렌글리콜 모노에틸 에테르 (41)인 것을 제외하고는, 상기 화합물에 대해 사용된 것과 동일한 방법을 사용하였다. 화합물 47 (수율: 2.34g, ~42%)은 약간의 분리할 수 없는 불순물로 오염되었다.
1H NMR (400MHz, CDCl3) δ ppm: 9.67 (s, 1 H, CHO), 4.10 (s, 2H), 3.52-3.69 (m, 10H), 3.45 (q, 2H), 1.15 (t, 3H) ppm. (생성물은 출발물질로 오염되었다. 생성물은 약 42%이다.)
3,6-디-O-TBDMS-키토산의 직접 N-변형에 의한 키토산의 테길화(TEGylation)
도 25의 반응식 8 참조.
N-(2-(2-(2-에톡시에톡시)에톡시)에틸아미노 키토산 TEG
0.41
-CS (49a)의 합성
DiTBDMS-키토산 8 (300 mg, 0.77 mmol)을 NMP (5 mL)에 용해시키고, 반응 바이알에서 50℃로 가열하였다. Cs2CO3 (1 g, 3,07 mmol) 및 촉매량의 요오드화 칼륨 (potassium iodide)을 가하였다. 그 다음, 반응 바이알을 밀봉하고, 반응 혼합물을 2h 동안 교반한 다음, 주사기를 통해 화합물 42 (767 mg, 2.31mmol)를 가하였다. 반응 혼합물을 48h 동안 교반한 다음, 냉각시키고, 얼음물에 부은 다음, 얻어진 침전물을 여과하여 제거하고, 진공 오븐을 이용하여 건조하였다. 조 생성물 48a (270 mg)를 노란색 분말로 얻었으며, 하기 기재된 바와 같이 다음 탈보호화 단계에서 사용하였다.
히드록실 기의 탈보호화 (실릴기의 제거)를 위해, 조 화합물 48a를 MeOH (15 mL)에 현탁시켰다. 농축 HCl (2 mL)을 rt에서 천천히 가하고, 결과의 혼합물을 12h 동안 교반한 다음, 진공 하에서 농축하였다. 얻어진 조 생성물을 다시 MeOH (15 mL)에 현탁시키고, 농축 HCl (2mL)을 가한 다음 12h 동안 교반하고, NaCl 수용액 (5%, 35mL)으로 희석하고 이온교환한 다음, 3일 동안 탈이온수에 대해 투석하였다. 투석의 완료 후, 수용성 물질을 동결건조하여 백색의 점착성(white sticky) 물질로서 49a (125mg)를 제공하였다.
FT-IR: 3418, 2874, 1712, 1631, 1536, 1378, 1077 cm-1; 1H NMR (400MHz, D2O) δ = 4.68 및 4.27 (s, 1H, chitosan H-1 & H-1', 3.14-3.97 (br m, 10H, chitosan H-2 내지 H-6, TEG (~ 41% DS) OCH 2 's 및 O-CH 2 CH3), 2.96-3.14 (br m, 1H, H-2 & H-2'), 1.21 (t, 1.24 H (~ 41% DS) TEG O-CH2 CH 3 ) ppm.
N-(2-(2-(2-에톡시에톡시)에톡시)에틸아미노 키토산 TEG
0.27
-CS (49b) (27% DS)의 합성
화합물 49b는 트리에틸렌 글리콜 토실레이트 (42) 시약의 1.5 당량을 3 당량 대신 사용한 것을 제외하고는, 상기 기재된 바와 같은 동일한 방법을 이용하여 제조되었다. 화합물 49b (27mg)는 백색의 점착성 물질로서 얻어졌다.
FT-IR: 3417, 2876, 1602, 1382, 1259, 1078, 599 cm-1; 1H NMR (400MHz, D2O: DCl, 95:5) δ = 5.13 and 4.95 (s, 1H, chitosan H-1 & H-1', 3.24-3.99 (br m, 12H, chitosan H-2 to H-6, H-2', TEG (27% DS) OCH 2 's 및 O-CH2CH3), 1.21 (t, 0.89 H, TEG O-CH2CH3) ppm.
N-
아세틸브로모-3,6-
O
-
di
TBDMS-키토산 (9)의 합성
DiTBDMS-키토산 8 (3g, 7.70mmol) (Ingolfur Magnusson에 의해 미리 합성됨)을 질소 대기 하에 CH2Cl2 (30 mL)에 용해시켰다. 반응 혼합물을 -20℃로 냉각시키고, 주사기를 이용하여 트리에틸아민 (5.30ml, 38mmol)을 가하였다. 10분의 교반 후, CH2Cl2 (2.5 mL)에 희석된 브로모 아세틸브로마이드 (2.65ml, 30.51mmol)를 주사기를 이용하여 방울방울 가하였다. 반응 혼합물을 -20℃에서 1시간 동안 교반한 다음, CH2Cl2 (70 mL)로 희석하고 즉시 진공 하에 농축하였다. 그 다음, 두꺼운 갈색 물질을 가루로 빻고, 아세토니트릴 (3 x 35 mL)로 세척하고 건조한 다음, CH2Cl2 (40 mL)에 재-용해시키고, 분별 깔때기에 놓고 물 (2 x 25 mL)과 소금물 (35mL)로 세척하였다. 유기상을 Na2SO4로 건조하고, 여과한 다음, 진공 하에 농축하여 갈색 고체 물질로서 브로모아실 중간체 9 (2.57g)를 제공하였다.
FT-IR (KBr): v 3404 (br , NH), 2956-2858 (s, C-H TBDMS), 1682 (vs, C=O amide I), 1530 (vs, C=O amide II), 1473, 1391, 1362, 1311, 1259, 1101, 1005, 837, 777 (Si-C), 669 cm-1; 1H NMR (CDCl3) δ ppm: 4.40 (br s, 1H, H-1), 3.26-4.02 (m, 8H, H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 GluNH-C=OCH 2 Br), 0.90 및 0.88 (br s, 18H, (CH3)3C-Si), 0.13 및 0.07 (br s, 12H, CH3-Si) ppm.
N
-아세틸 브로모-3,6-
di
TBDMS-키토산에 대한 친핵성 치환에 의한 키토산의 페길화(PEGylation)
N-(아세틸 피페라진-TEG)-키토산 (51)
(i) 아세틸 브로모키토산 9 (200 mg, 0.397 mmol)를 질소 대기 하에 CH2Cl2 (25 mL)에 용해시켰다. CH2Cl2 (10 mL)에 희석된 화합물 46 (204 mg, 0.828 mmol)을 rt에서 방울방울 가하였다. 결과의 혼합물을 10분 동안 교반한 다음, 트리에틸아민 (115 μL, 0.828 mmol)을 가하였다. rt에서 24h 동안 계속 교반하고, 출발물질 46의 총 소비는 MeOH:CH2Cl2 (1:9)에서 TLC로 검사하여 확인하였다. 그 다음, 반응 혼합물을 분별 깔때기에 놓고, 유기상을 물 (2 x 35mL)과 소금물 (35mL)로 세척하고, Na2SO4로 건조한 다음, 여과하고 진공 하에 농축시켜 조 액체로서 화합물 50 (214 mg)을 제공하였으며, 다음 탈보호화 단계에서 사용하였다.
(ii) 히드록실 기의 탈보호화 (실릴기의 제거)를 위해, 조 화합물 50을 MeOH (15 mL)에 현탁시켰다. 농축 HCl (2 mL)을 rt에서 천천히 가하고, 결과의 혼합물을 12h 동안 교반한 다음, 진공 하에서 농축하였다. 얻어진 조 생성물을 다시 MeOH (15 mL)에 현탁시키고, 농축 HCl (2mL)을 가한 다음 12h 동안 교반하고, NaCl 수용액 (5%, 35mL)으로 희석하고 이온교환한 다음, 3일 동안 탈이온수에 대해 투석하였다. 투석의 완료 후, 수용성 물질을 진공 하에 건조하여 맑은 황색의 점착성 물질로서 51 (112mg)을 제공하였다.
1H NMR (400MHz, D2O) δ = 4.63 (s, 1H, chitosan H-1), 2.74-3.76 (m, 30H, chitosan H-2 to H-6, GlcNHCOCH 2 -Pip-TEG, TEG OCH 2 's & O-CH 2 CH3, piperazine ring-CH 2 's ), 1.21 (t, 3 H, TEG O-CH2 CH 3 ) ppm; DS= 100%.
N-아세틸-피페라진 테트라페닐포피린 (TPP-NH-Pip) (5)의 합성
이것은 상기 실시예 1 및 반응식 1에 기재된 바와 같이 수행되었다.
TPP-NH-CO-CH
2
-TBDMS-키토산 (55)의 합성
도 26의 반응식 9 참조.
DiTBDMS-키토산 (100mg, mmol)을 55℃에서 NMP (10mL)에 용해시켰다. 탄산 세슘(Cesium carbonate) (500mg, 1.54mmol)을 가하고, 반응 혼합물을 15분 동안 교반한 다음, 화합물 4 (72.2mg, 0.096mmol)를 가하였다. 촉매량의 요오드화 칼륨을 가하고 24h 동안 계속 교반한 다음, 촉매량의 DMAP를 가하고 24h 동안 교반한 다음, 냉각시키고 물에 부었다. 침전물을 여과하여 제거하고, 진공 오븐에서 건조하여 조 고체로서 화합물 55를 제공하였다. 그러나, 적색의 수용액을 관찰하였으며, 이는 약간의 화합물이 물에 폐기되었음을 나타낸다. 이것은 NMP 때문일 수 있다; 따라서, 이 단계에서는 투석이 유용할 수 있다.
1H NMR (400MHz, D2O) δ ppm: 8.84-8.86 (br m, β-pyrrole H), 8.68 (s, TPPNHCO), 8.21-8.22 (m, tetraphenyl-Ho), 7.99 (d, J= 8.0 Hz, RNHTPP-phenyl-Hm), 7.72-7.79 (m, triphenyl-Hm,p), 2.72-4.80 (m, chitosan H-2-H6, TPPNHCOCH 2 ), 0.89-0.90 (br s, (CH3)3C-Si), 0.05-0.07 (br s, 12H, CH3-Si). -2.78 (s, α-pyrrole NH); (DS of TPP-NHCOCH2 = ~ 5%).
TPPp
0.1
-BrA
0.9
-DiTBDMS-CS (52)의 합성
화합물 9 (800 mg, 1.587 mmol)를 실온에서 질소 대기 하에 CH2Cl2 (40 mL)에 용해시켰다. TPP-NH-Pip 5 (120mg, 0.158mmol)를 가한 다음, 트리에틸아민 (30 ㎕, 0.216mmol)을 가하였다. 반응 혼합물을 rt에서 24h 동안 교반하였다. 출발물질 5의 완전한 소비는 TLC (MeOH: CH2Cl2, 1:9)로 확인하였다. 반응 혼합물을 CH2Cl2 (75 mL)로 희석하고, 물 (2 x 35mL)과 소금물 (25 mL)로 세척한 다음, Na2SO4로 건조하고, 여과한 다음, 진공 하에 농축하여 자주색 고체로서 52 (수율: 716 mg)를 제공하였다.
1H NMR (CDCl3) δ ppm: 9.31 (s, TPPN H CO), 8.84-8.86 (m, β-pyrrole H), 8.20-8.23 (m, tetraphenyl-Ho), 7.97 (d, J= 8.0 Hz, RNHTPP-phenyl-Hm), 7.74-7.79 (m, triphenyl-Hm,p), 4.43 (br s, H-1), 3.50-4.14 (m, chitosan H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 H-2 GluNHCO, TPPNHCOCH 2 -Pip, -CH 2 CONGlc 및 Piperazine ring-CH 2 's), 2.81-2.86 (m, piperazine ring-CH 2 's), 0.91, 0.87 (br s, (CH 3 ) 3 C-Si), 0.07, 0.14 (br s, CH3-Si), -2.77 (br s, α-pyrrole NH) ppm; (DS of TPP-NH-Pip =~10%).
TPP-결합된 DiTBDMS-CS의 테길화 및 탈보호화
테길화된
N-
(TPP-NH-CO-CH
2
)-키토산 (57)의 합성
(i) 조 화합물 55 (350mg, 0.833mmol)를 반응 바이알에서 50℃에서 NMP (10mL)에 용해시켰다. Cs2CO3 (1.09 g, 3.33mmol)을 가하고, 반응 혼합물을 30분 동안 교반한 다음, 화합물 42 (1.108g, 4.16mmol) 및 촉매량의 요오드화 칼륨을 가하였다. 12h 동안 계속 교반한 다음, 반응 혼합물을 냉각시키고, 물 (30mL)로 희석하고 3일 동안 탈이온수에 대해 투석한 다음 동결건조하여 화합물 56을 제공하였으며, 다음 탈보호화 단계에서 사용하였다.
(ii) 조 화합물 56을 MeOH (15 mL)에 현탁시켰다. 농축 HCl (2 mL)을 rt에서 천천히 가하고, 결과의 혼합물을 12h 동안 교반한 다음, 진공 하에서 농축하였다. 얻어진 조 생성물을 다시 MeOH (15 mL)에 현탁시키고, 농축 HCl (2mL)을 가한 다음 12h 동안 교반하고, NaCl 수용액 (5%, 35mL)으로 희석하고 이온교환한 다음, 3일 동안 탈이온수에 대해 투석하였다. 투석의 완료 후, 수용성 물질을 부분적으로 진공 하에 건조하여 갈색 고체로서 57 (115mg)을 제공하였다.
테길화된 TPP-NH-Pip-키토산 TPPp
0.1
-CS-TEG
0.9
(54)의 합성
(i) 화합물 52 (400 mg, 0.799 mmol)를 질소 대기 하에 CH2Cl2 (35mL)에 용해시켰다. 화합물 46 (394 mg, 1.56 mmol)을 가한 다음, Et3N (222 ㎕, 1.56 mmol)을 가하고, 반응 혼합물을 rt에서 24h 동안 교반하였다. 그 다음, 출발물질 46의 완전한 소비를 위하여, TLC를 검사하고 Et3N (222 ㎕, 1.56 mmol)을 가한 다음 12h 이상 동안 계속 교반하였다. 그 다음, 반응 혼합물을 진공 하에 농축하여 조 물질로서 53 (417mg)을 제공하였으며, 다음 탈보호화 단계에서 사용하였다.
(ii) 조 화합물 53을 MeOH (15 mL)에 현탁시켰다. 농축 HCl (2 mL)을 rt에서 천천히 가하고, 결과의 혼합물을 12h 동안 교반한 다음, 진공 하에서 농축하였다. 얻어진 조 생성물을 다시 MeOH (15 mL)에 현탁시키고, conc. HCl (2mL)을 가한 다음 12h 동안 교반하고, NaCl 수용액 (5%, 35mL)으로 희석하고 이온교환한 다음, 3일 동안 탈이온수에 대해 투석하였다. 투석의 완료 후, 수용성 물질을 동결건조하여 자주빛 적갈색(purple-red-brown) 고체로서 최종 화합물 54 (252 mg)를 제공하였다.
FT-IR: 3431, 2869, 1665, 1529, 1442, 1308, 1109, 1070, 1029, 800, 701, 559 cm-1; 1H NMR (DMSO-d6: D2O 96:4) δ ppm: 8.83 (br m, β-pyrrole H), 8.15-8.22 (m, tetraphenyl-Ho), 8.11(d, J= 8.0 Hz, RNHTPP-phenyl-Hm), 7.80-7.88 (m, triphenyl-Hm,p), 4.55 (br s, H-1), 2.54-3.65 (br m, partially overlapped with HDO peak, chitosan H-2 GlcN, H-3, H-4, H-5, H-6, H-6' 및 H-2 GluNHCO, TPPNHCOCH 2 -pip, CH 2 CONGlc, piperazine ring-CH 2 's, TEG OCH2's 및 TEG OCH 2 CH3), 1.09 (t, TEG OCH2 CH 3 ) ppm.; (TPP-NH-Pip의 DS = ~ 10% 및 TEG의 DS = ~90%).
구조 데이터는 NMR, FT-IR 및 질량 분석으로 확인하였다 (데이터는 나타내지 않음). 화합물 54의 대표적인 NMR 스펙트럼은 도 27에 나타내었다.
실시예 5
In vitro
T 세포 활성화 어세이
키토산-컨쥬게이트 32 및 38이 MHC 클래스 I-제한 항원-제시 및 CD8+ T 세포 활성화에 미치는 영향을 시험하기 위하여, 쥣과의(murine) 일차 대식세포를 컨쥬게이트 32 및 38 및 오브알부민-특이적 (OVA 257-264) CD8+ T 세포 클론(clone)과 함께 설정되는 항원-특이적 T 세포 내 오브알부민 OVA 257-264 펩티드 항원과 함께 배양하였다. 활성화된 CD8+ T 세포로부터 IL-2 생성은 ELISA로 분석하였다.
골수 유래 대식세포(Bone-marrow derived macrophages, BMDMs)는 오브알부민-특이적 T 세포 하이브리도마와 함께 설정되는 항원-특이적 T 세포 내 항원-제시 세포(antigen-presenting cells, APCs)로서 사용되었다. BMDMs는 20% L-292 세포주 상층액으로 보충된 배지에서 적어도 5일 동안 마우스 골수 세포를 배양하여 생성되었다.
웰 당 30,000 APCs는 0.05 ㎍/ml의 TPC 농도를 제공하는 컨쥬게이트의 농도에서 키토산-컨쥬게이트 32 및 38과 함께 또는 없이 96-웰 플레이트에서 밤새도록 배양하였다. 다음날 APCs를 4h 동안 2 ㎍/ml의 항원 펩티드 (Anaspec으로부터 OVA 257-264)와 함께 배양하였다 (3회 모두 자극).
세포를 세척하고, 다른 선량의 청색광 (0; 30, 60, 90, 180 sec)에 노출시킨 다음, 웰 당 100,000 오브알부민-특이적 T 세포를 가하고, APCs와 함께 밤새도록 공-배양하였다. CD8+ T 세포 클론 RF33.70 (OVA 257-264의 MHC I-제한 인식)를 사용하였다.
CD8+ T 세포 및 APCs의 밤새도록 공-배양 후, 세포 배양물로부터 상층액을 수확하였다. 표준 마우스 IL-2 ELISA를 이용하여 활성화된 T 세포로부터 인터루킨 (IL)-2 생성에 대해 상층액을 분석하였다 (IL-2 ELISA Duoset, RnD Systems, T 세포 배양물의 각 웰로부터 2회 분석, 25 ㎕의 희석되지 않은 상층액은 각 ELISA 웰에서 분석하였다).
결과 (도 28)는 컨쥬게이트 둘 다와 함께 CD8+ 항원-특이적 T 세포에 의한 IL-2 생성이 조명된 세포에서 현저히 증가되었음을 나타내었다 (예를 들어, 화합물 32 컨쥬게이트에 대해 2배 증가, 도 28A). 조명된 대조군에서, 항원 없이 컨쥬게이트와 함께 배양된 세포는 이러한 증가를 나타내지 않았다 (데이터를 나타내지 않음). 이것은 관찰된 효과가 항원-의존적이고, 광화학 처리의 몇몇 비특이적인 효과에 기인하지 않는다는 것을 설명하며, 이는 관찰된 IL-2 생성의 증가의 원인으로 APCs의 표면에 대한 항원 펩티드의 향상된 제시를 설명한다.