RU2201922C2 - Бензолсульфоновые производные и лекарственное средство - Google Patents
Бензолсульфоновые производные и лекарственное средство Download PDFInfo
- Publication number
- RU2201922C2 RU2201922C2 RU99101350/04A RU99101350A RU2201922C2 RU 2201922 C2 RU2201922 C2 RU 2201922C2 RU 99101350/04 A RU99101350/04 A RU 99101350/04A RU 99101350 A RU99101350 A RU 99101350A RU 2201922 C2 RU2201922 C2 RU 2201922C2
- Authority
- RU
- Russia
- Prior art keywords
- phenylamine
- sulfonyl
- mol
- residue
- aminobenzenesulfonyl
- Prior art date
Links
- 0 Cc1ccc(*)c(*)c1CI Chemical compound Cc1ccc(*)c(*)c1CI 0.000 description 9
- CESBAYSBPMVAEI-UHFFFAOYSA-N Cc1cc(S)cc(C)c1 Chemical compound Cc1cc(S)cc(C)c1 CESBAYSBPMVAEI-UHFFFAOYSA-N 0.000 description 1
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/72—Nitrogen atoms
- C07D213/73—Unsubstituted amino or imino radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings
- C07D413/04—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/18—Antipsychotics, i.e. neuroleptics; Drugs for mania or schizophrenia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/24—Antidepressants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C317/00—Sulfones; Sulfoxides
- C07C317/26—Sulfones; Sulfoxides having sulfone or sulfoxide groups and nitrogen atoms, not being part of nitro or nitroso groups, bound to the same carbon skeleton
- C07C317/32—Sulfones; Sulfoxides having sulfone or sulfoxide groups and nitrogen atoms, not being part of nitro or nitroso groups, bound to the same carbon skeleton with sulfone or sulfoxide groups bound to carbon atoms of six-membered aromatic rings of the carbon skeleton
- C07C317/34—Sulfones; Sulfoxides having sulfone or sulfoxide groups and nitrogen atoms, not being part of nitro or nitroso groups, bound to the same carbon skeleton with sulfone or sulfoxide groups bound to carbon atoms of six-membered aromatic rings of the carbon skeleton having sulfone or sulfoxide groups and amino groups bound to carbon atoms of six-membered aromatic rings being part of the same non-condensed ring or of a condensed ring system containing that ring
- C07C317/36—Sulfones; Sulfoxides having sulfone or sulfoxide groups and nitrogen atoms, not being part of nitro or nitroso groups, bound to the same carbon skeleton with sulfone or sulfoxide groups bound to carbon atoms of six-membered aromatic rings of the carbon skeleton having sulfone or sulfoxide groups and amino groups bound to carbon atoms of six-membered aromatic rings being part of the same non-condensed ring or of a condensed ring system containing that ring with the nitrogen atoms of the amino groups bound to hydrogen atoms or to carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/62—Oxygen or sulfur atoms
- C07D213/70—Sulfur atoms
- C07D213/71—Sulfur atoms to which a second hetero atom is attached
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/72—Nitrogen atoms
- C07D213/74—Amino or imino radicals substituted by hydrocarbon or substituted hydrocarbon radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/78—Carbon atoms having three bonds to hetero atoms, with at the most one bond to halogen, e.g. ester or nitrile radicals
- C07D213/84—Nitriles
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D239/00—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings
- C07D239/02—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings
- C07D239/24—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings having three or more double bonds between ring members or between ring members and non-ring members
- C07D239/28—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings having three or more double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, directly attached to ring carbon atoms
- C07D239/32—One oxygen, sulfur or nitrogen atom
- C07D239/38—One sulfur atom
Landscapes
- Organic Chemistry (AREA)
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Neurosurgery (AREA)
- Neurology (AREA)
- Biomedical Technology (AREA)
- Veterinary Medicine (AREA)
- General Chemical & Material Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Medicinal Chemistry (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Pharmacology & Pharmacy (AREA)
- Psychiatry (AREA)
- Psychology (AREA)
- Hospice & Palliative Care (AREA)
- Pain & Pain Management (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Pyridine Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Compositions Of Macromolecular Compounds (AREA)
Abstract
Изобретение относится к бензолсульфоновым производным формулы I, где R1 обозначает водород, R2 обозначает водород, трифторметил или (низш.)алкил, R3 обозначает водород или аминогруппу или же R1 и R2 или R3 и R2 вместе обозначают группу -СН= СН-СН= СН-, Z обозначает пиримидин-4-ил, пиридин-4-ил, пиридин-2-ил или фенил, R4, R5 каждый независимо друг от друга обозначает водород, (низш.)алкил, трифторметил, галоген, (низш.)алкоксил, нитрил, амино-, (низш.)алкиламино-, ди(низш.)алкиламиногруппу, пиперазинил, морфолинил, пирролидинил, винил, С3-С6циклоалкил, С3-С6циклоалкенил, трет-бутилэтинил, гидроксиалкилэтинил, фенилэтинил, нафтил, тиофенил или фенил, который может быть замещен галогеном, (низш.)алкоксилом, (низш.)алкилом, трифторметилом или нитрогруппой, или группу -NH(CH2)nNR6R7, -N(CH3)(CH2)nNR6R7, -NH(CH2)n-морфолин-4-ил или -NH(CH2)nOH, n обозначает число 2-4, R6 и R7 каждый независимо друг от друга обозначает водород или (низш.)алкил, и их фармацевтически приемлемым солям. Описано также лекарственное средство на основе заявленных соединений, которое проявляет селективное сродство к рецепторам 5НТ-6. Они пригодны для лечения или профилактики расстройств центральной нервной системы. 2 с. и 9 з.п.ф-лы, 1 табл.
Description
Изобретение относится к новым соединениям общей формулы
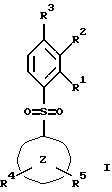
где R1 обозначает водород,
R2 обозначает водород, трифторметил или (низш.)алкил,
R3 обозначает водород или аминогруппу или же
R1 и R2 или R3 и R2 вместе обозначают группу -СН=СН-СН=СН-,
Z обозначает пиримидин-4-ил, пиридин-4-ил, пиридин-2-ил или фенил,
R4, R5 каждый независимо друг от друга обозначает водород, (низш.)алкил, трифторметил, галоген, (низш.)алкоксил, нитрил, амино-, (низш. )алкиламиногруппу, ди(низш.)алкиламиногруппу, пиперазинил, морфолинил, пирролидинил, винил, С3-С6циклоалкил, С3-С6циклоалкенил, трет-бутилэтинил, гидроксиалкилэтинил, фенилэтинил, нафтил, тиофенил или фенил, который может быть замещен галогеном, (низш.)алкоксилом, (низш.)алкилом, трифторметилом или нитрогруппой, или обозначает группу -NH(CH2)nNR6R7, -N(CH3)(CH2)nNR6R7,
-NH(CH2)n-морфолин-4-ил или -NH(CH2)nOH,
n обозначает число 2-4,
R6 и R7 каждый независимо друг от друга обозначает водород или (низш. )алкил,
при условии, что
когда Z обозначает пиримидин-4-ил, значения R4 отличны от значений R5,
когда Z обозначает пиридин-2-ил, R5 не обозначает (низш.)алкил, и
когда Z обозначает фенил, значения R4 и одного из R1-R3 отличны от водорода,
и к их фармацевтически приемлемым солям.
Соединения, которые предлагаются по настоящему изобретению, описаны в Monatshefte Chemie, 92, 1212 (1961), Chem. Pharm. Bull., 29(1), 98-104 (1981), JP 09059254, ЕР 524781 и Helv. Chim. Acta, 56(1), 196-206 (1973).
Было установлено, что соединения формулы I проявляют селективное сродство к рецепторам 5НТ-6. Таким образом, они пригодны для лечения или профилактики расстройств центральной нервной системы, таких как психозы, шизофрения, маниакальная депрессия [Bryan L. Roth и др., J. Pharmacol, Exp. Ther., 268, стр. 1403-1410 (1994)], депрессивные синдромы [David R. Sibley и др., Mol. Pharmacol. , 43, стр. 320-327 (1993)], неврологические нарушения [Anne Bourson и др., J. Pharmacol, Exp. Ther., 274, стр. 173-180 (1995); R.P. Ward и др., Neuroscience, 64, стр. 1105-1110 (1995)], расстройства памяти, болезнь Паркинсона, боковой амиотрофический склероз, болезнь Альцгеймера и болезнь Хантингтона [Andrew J. Sleight и др., Neurotransmissions, 11, стр.1-5 (1995)].
Объектом настоящего изобретения являются соединения формулы I и их фармацевтически приемлемые аддитивные соли, получение этих соединений, содержащие их лекарственные средства и их приготовление, а также применение указанных соединений для лечения или профилактики болезней, прежде всего заболеваний и нарушений вышеперечисленного типа, или при приготовлении соответствующих лекарственных средств.
В изобретении предлагаются соединения следующих структур:
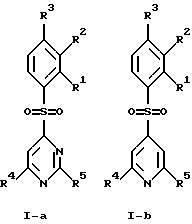
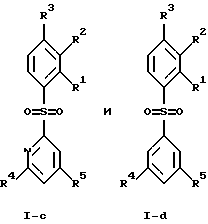
где R1-R5 имеют указанные выше значения.
где R1-R5 имеют указанные выше значения.
Для вышеперечисленных целей особенно предпочтительны следующие конкретные соединения формул I-а, I-b, I-с и I-d:
[4-(4-аминобензолсульфонил)-6-бромпиримидин-2-ил] метиламин, соответствующий формуле I-а,
[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] метиламин,
[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] диметиламин,
4-(2-хлор-6-пирролидин-1-илпиридин-4-сульфонил)фениламин,
4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламин,
4-(2-иод-6-пирролидин-1-илпиридин-4-сульфонил)фениламин,
4-(2-бром-6-пиперазин-1-илпиридин-4-сульфонил)фениламин,
4-(2-фенил-6-пирролидин-1-илпиридин-4-сульфонил) фениламин,
N- [4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N',N'-диметилэтан-1,2-диамин,
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N, N', N'-триметилэтан-1,2-диамин,
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N',N'-диметилпропан-1,3-диамин,
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N', N'-диэтилпропан-1,3-диамин,
N1-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил]бутан-1,4-диамин и
1-[6-бром-4-(3-трифторметилбензолсульфонил)пиридин-2-ил] пиперазин, соответствующие формуле I-b,
[2-(4-аминобензолсульфонил)-6-бромпиридин-4-ил] метиламин, соответствующий формуле I-с, а также
4-(3,5-диметоксибензолсульфонил)фениламин,
[3-(4-аминобензолсульфонил)-5-бромфенил]метиламин,
[3-(4-аминофенилсульфонил)-5-бромфенил]диметиламин,
[3-(4-аминобензолсульфонил)-5-бромфенил]этилметиламин,
4-(3,5-диметоксибензолсульфонил)-2-метилфениламин,
N-[3-(4-аминобензолсульфонил)-5-бромфенил]-N'-метилпропан-1,3-диамин и
3-[3-(4-аминобензолсульфонил)-5-бромфениламино] пропан-1-ол, соответствующие формуле I-d.
Термин "(низш. )алкил", используемый в настоящем описании, обозначает группы, содержащие 1-7, предпочтительно 1-4 атома углерода, например такие, как метил, этил, н-пропил, изопропил, н-бутил, изобутил и трет-бутил.
Термин "(низш.)алкоксигруппа" означает (низш.)алкилоксигруппу, значение термина (низш. )алкил у которой указано выше, например такую, как метокси, этокси, н-пропокси, изопропокси, н-бутокси, изобутокси и трет-бутокси.
Термином "(низш.)алкиламин" обозначена группа, значение (низш. )алкильного остатка у которой указано выше, например такая, как метиламин и этиламин.
Термином "ди(низш.)алкиламин" обозначена группа с двумя одинаковыми или различными алкильными остатками, которые определены выше, например такая, как диметиламин, диэтиламин и метилэтиламин.
Термин "аминозащитная группа" обозначает защитную группу, сохраняющую реакционноспособную аминогруппу, которая в противном случае была бы модифицирована вследствие определенных химических взаимодействий. Эти группы хорошо известны в данной области техники. Для осуществления настоящего изобретения предпочтительны ацетильная группа и трет-бутоксикарбонильная группа (БОК-группа).
Понятие "фармацевтически приемлемые соли" включает соли минеральных и органических кислот, таких как соляная кислота, бромистоводородная кислота, азотная кислота, серная кислота, фосфорная кислота, лимонная кислота, муравьиная кислота, фумаровая кислота, малеиновая кислота, уксусная кислота, янтарная кислота, винная кислота, метансульфокислота, пара-толуолсульфокислота и т.п., равно как и соли, образуемые неорганическими основаниями, такими как гидроксид натрия и калия. Такие соли могут быть легко получены специалистом в данной области техники, если принять во внимание уровень техники в данной области и учитывать природу соединения, которое необходимо превратить в соль.
Соединения формулы I и их соли могут быть получены известным способом, который предусматривает
а) превращение соответствующего нитросоединения в аминовое соединение формулы I или
б) окисление сульфанильной группы в соединении формулы
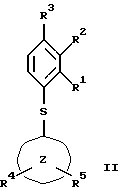
до сульфонильной группы, где R1-R5 и Z имеют значения, указанные выше, или
в) взаимодействие соединения формулы
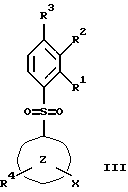
где R1-R4 имеют значения, указанные выше, Z обозначает пиридил или пиримидил, а Х обозначает галоген или нитрогруппу, с соединением формулы
HNR'R",
где R' и R" каждый независимо друг от друга обозначает водород, (низш. )алкил, -(CH2)nNR6R7, -(СН2)n-морфолин-4-ил или -(СН2)nОН или же R' и R" вместе с атомом N, с которым они связаны, обозначают группу -(СH2)2N(СН2)2-, -(СН2)2О(СH2)2- или -(СН2)4-, с образованием соединения формулы I, в которой R5 обозначает амино-, (низш.)алкиламино-, ди(низш.)алкиламиногруппу, пиперазинил, морфолинил, пирролидинил, -NH(CH2)nNR6R7, -N(СН3)(СН2)nNR6R7,
-NH(CH2)n-морфолин-4-ил или -NН(СН2)nОН, n обозначает число 2-4, а R6 и R7 каждый обозначает водород или (низш.)алкил, или
г) алкилирование соответствующей аминогруппы соединения формулы I с получением (низш.)алкиламиногруппы или ди(низш.)алкиламиногруппы, или
д) удаление аминозащитной группы в соединении формулы
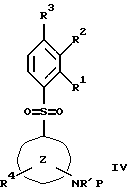
в которой R1-R4, Z и R' имеют значения, указанные выше, а Р обозначает аминозащитную группу, или
е) модификацию заместителей R4 и/или R5 в рамках вышеприведенного определения и
при необходимости превращение соединения формулы I в фармацевтически приемлемую соль.
а) превращение соответствующего нитросоединения в аминовое соединение формулы I или
б) окисление сульфанильной группы в соединении формулы
до сульфонильной группы, где R1-R5 и Z имеют значения, указанные выше, или
в) взаимодействие соединения формулы
где R1-R4 имеют значения, указанные выше, Z обозначает пиридил или пиримидил, а Х обозначает галоген или нитрогруппу, с соединением формулы
HNR'R",
где R' и R" каждый независимо друг от друга обозначает водород, (низш. )алкил, -(CH2)nNR6R7, -(СН2)n-морфолин-4-ил или -(СН2)nОН или же R' и R" вместе с атомом N, с которым они связаны, обозначают группу -(СH2)2N(СН2)2-, -(СН2)2О(СH2)2- или -(СН2)4-, с образованием соединения формулы I, в которой R5 обозначает амино-, (низш.)алкиламино-, ди(низш.)алкиламиногруппу, пиперазинил, морфолинил, пирролидинил, -NH(CH2)nNR6R7, -N(СН3)(СН2)nNR6R7,
-NH(CH2)n-морфолин-4-ил или -NН(СН2)nОН, n обозначает число 2-4, а R6 и R7 каждый обозначает водород или (низш.)алкил, или
г) алкилирование соответствующей аминогруппы соединения формулы I с получением (низш.)алкиламиногруппы или ди(низш.)алкиламиногруппы, или
д) удаление аминозащитной группы в соединении формулы
в которой R1-R4, Z и R' имеют значения, указанные выше, а Р обозначает аминозащитную группу, или
е) модификацию заместителей R4 и/или R5 в рамках вышеприведенного определения и
при необходимости превращение соединения формулы I в фармацевтически приемлемую соль.
В соответствии с вариантом а) способа нитрогруппу в соединении формулы II превращают в соответствующую аминогруппу. Этот метод в данной области техники известен и может быть осуществлен с помощью восстановителя, такого как порошкообразное Fe, в присутствии NH4Cl и предпочтительно в смеси растворителей, например метанола/диоксана (в соотношении 1:1). Эта реакция более подробно описана, в частности, в примерах 2, 8, 56, 57 и 69.
Еще один метод состоит в восстановлении в атмосфере Н2 в присутствии катализатора, такого как Pd/C, при комнатной температуре. Этот метод описан, в частности, в примерах 61 и 65.
Окисление сульфанильной группы, описанное в варианте б) способа, проводят по обычному методу, например взаимодействием с окислителем, таким как NaIO4, или с мета-хлорпербензойной кислотой, как более подробно описано в примерах 1 и 2.
Аминирование в соответствии с вариантом в) проводят с использованием приемлемого амина, такого как метиламин (пример 9), диметиламин (пример 10), пирролидин (пример 12), пиперазин (пример 40), морфолин (пример 41), 2-диметиламиноэтиламин (пример 42), триметилэтилендиамин (пример 43), 4-(3-аминопропил)морфолин (пример 44), 3-метиламинопропиламин (пример 45), 3-диметиламино-1-пропиламин (пример 46), 3-диэтиламино-1-пропиламин (пример 47), 3-амино-1-пропанол (пример 48) или N-трет-бутоксикарбонил-1,4-диаминобутан (пример 49), в диоксане или этаноле при температуре примерно 20-50oС.
Алкилирование аминогруппы до моно- или дизамещенной алкиламиногруппы целесообразно проводить следующим образом.
Соединение формулы I, которое содержит аминогруппу, растворяют в ацетонитриле и обрабатывают, например, формальдегидом и NaBH3CN. После доведения значения рН до 6 с использованием, например, ледяной уксусной кислоты этот процесс повторяют, причем метиламиновое соединение формулы I получают по завершении реакционного периода, составляющего примерно 2 ч. Другой метод предусматривает обработку соединения формулы I, которое содержит аминогруппу, например, муравьиной кислотой с последующей гидрогенизацией в растворе ВН3/ТГФ.
Приемлемые защитные группы и методы их удаления обычно известны специалистам в данной области техники, хотя, как очевидно, для этой цели могут быть использованы только те защитные группы, которые можно удалить методами, условия осуществления которых не влияют на другие структурные элементы соединений, такие как ацетильная группа или БОК-группа. Ацетильную группу соединения формулы VII можно удалять взаимодействием со смесью диоксана и NaOH при кипячении с обратным холодильником. Более подробно эта реакция описана в примере 67. В примере 49 описано удаление БОК-группы.
Примеры реакций, соответствующие варианту е), где R4 и/или R5 могут быть модифицированы в рамках приведенного выше определения, предусматривают:
замещение атома галогена другим атомом (пример 7),
замещение атома галогена, предпочтительно брома, следующими группами: винилом (пример 15), трет-бутилэтинилом (пример 21), гидроксиалкилэтинилом (пример 22), фенилэтинилом (пример 23), циклоалкинилом (пример 19) или незамещенным или замещенным фенилом (примеры 24-34 и 38),
гидрирование (низш.)алкенильной группы (примеры 16 и 17).
Эти реакции известны специалистам в данной области техники.
Процесс получения соли в соответствии с этим вариантом проводят по повсеместно используемым методам, которые обычно известны специалистам в данной области техники. Основные соединения формулы I можно превращать в фармацевтически приемлемые соли, например, с помощью гидрохлорида, гидробромида, фосфорной кислоты, сульфоновой кислоты, лимонной кислоты, пара-толуолсульфоновой кислоты и т.п.
Процессы получения соединений формулы I более подробно проиллюстрированы на схемах 1-10, приведенных в конце описания. Эти реакции известны специалистам в данной области техники.
Исходные материалы, которые необходимы для получения соединений формулы I, известны или могут быть получены из известных соединений по хорошо известным способам.
Все исходные материалы хорошо известны или могут быть получены по методам, которые известны в данной области техники. Как сказано выше, соединения по настоящему изобретению проявляют селективное сродство к рецепторам 5НТ-6.
Связывание соединениями формулы I, предлагаемыми в соответствии с изобретением, рецепторов 5НТ-6 определяли следующим образом.
Использовали мембраны, полученные из клеток НЕК 293, которые были инфицированы рецепторами 5НТ-6 крыс.
Клетки очищали двукратным центрифугированием (10 мин при 3000 g) в забуференном фосфатом растворе хлорида натрия. Клеточную массу суспендировали в охлажденном льдом растворе, который включал 50 мМ буфера трис-HCl, 10 мМ MgCl2, 0,5 мМ ЭДТК и 0,1 мМ фенилметилсульфонилфторида, и гомогенизировали (в гомогенизаторе Polytron 15 с при максимальной скорости). Гомогенизат инкубировали при 37oС в течение 10 мин с последующим центрифугированием (в течение 20 мин при 20000 g). Клеточную массу вновь суспендировали в вышеупомянутом растворе с трис-буфером. Конечная концентрация клеток составляла 4х107 клеток/мл. Аликвоты, каждая из которых содержала по 1 мл гомогенизата, сушили лиофилизацией (при -80oС).
Для определения сродства испытываемого вещества к рецептору 5НТ-6 проводили тесты на вытеснение. Для проведения такого теста гомогенизат оттаивали и суспендировали в буферном растворе (при рН 7,4), который содержал 50 мМ буфера трис-HCl, 5 мМ MgCl2, 10-5 М паргилина и 0,1% аскорбиновой кислоты. 100 мкл суспензии мембран, 50 мкл [3Н] -LSD (с удельной активностью 85 Ки/ммоль, при конечной концентрации 1 нМ) и 50 мкл раствора испытываемого соединения инкубировали при 37oС в течение 1 ч. Соответствующее вещество изучали при 7 различных концентрациях от 10-10 М до 10-4 М. Реакцию связывания испытываемым соединением прекращали быстрым фильтрованием через фильтр Whatman GF/B. Фильтр промывали 2 порциями по 2 мл буфера трис-НСl (50 мМ с рН 7,4) и сцинтилляционой спектроскопией в 2 мл сцинтилляционной жидкости определяли радиоактивность на фильтре. Все тесты проводили в трех повторностях и повторяли трижды.
Определяли значения pKi (pKi=-log10Ki) испытываемых веществ. Значение Ki определяют по приведенной ниже формуле:

причем величиной IC50 обозначают ту концентрацию испытываемого соединения, выраженную в нМ, при которой вытесняется 50% лигандов, связанных с рецептором. (L) обозначает концентрацию лиганда, а величина КD является константой диссоциации лиганда.
причем величиной IC50 обозначают ту концентрацию испытываемого соединения, выраженную в нМ, при которой вытесняется 50% лигандов, связанных с рецептором. (L) обозначает концентрацию лиганда, а величина КD является константой диссоциации лиганда.
Соединения, предлагаемые в соответствии с изобретением, обладают селективным сродством к рецепторам 5НТ-6 при значении Ki ниже 1,6 мкМ.
Соединения формулы I и их фармацевтически приемлемые соли могут быть использованы в качестве лекарственных средств, например, в форме фармацевтических препаратов. Фармацевтические препараты можно вводить перорально, например, в форме таблеток, таблеток с покрытиями, драже, твердых и мягких желатиновых капсул, растворов, эмульсий или суспензий. Однако введение можно также осуществлять ректально, например, в форме суппозиториев, парентерально, например, в форме растворов для инъекций.
При приготовлении фармацевтических препаратов соединения формулы I можно перерабатывать совместно с фармацевтически инертными неорганическими или органическими носителями. В качестве таких носителей при изготовлении таблеток, таблеток с покрытиями, драже и твердых желатиновых капсул можно, например, использовать лактозу, кукурузный крахмал или его производные, тальк, стеариновую кислоту или ее соли и т.п. Приемлемыми носителями для изготовления мягких желатиновых капсул являются, например, растительные масла, воски, твердые жиры, полутвердые и жидкие полиолы и т.д. Однако в случае мягких желатиновых капсул в зависимости от природы действующего вещества носители обычно не требуются. Приемлемыми носителями для приготовления растворов и сиропов являются, например, вода, полиолы, глицерин, растительное масло и т.п. Для изготовления суппозиториев в качестве носителей могут быть использованы, например, натуральные и отвержденные масла, воски, твердые жиры, полужидкие и жидкие полиолы и т.д.
Более того, фармацевтические препараты могут включать консерванты, солюбилизаторы, стабилизаторы, смачивающие вещества, эмульгаторы, подслащивающие вещества, красители, корригенты, соли для варьирования осмотического давления, буферы, маскирующие добавки, антиоксиданты. Они могут также включать и другие терапевтически активные вещества.
Лекарственные средства, включающие соединения формулы I или их фармацевтически приемлемые соли и терапевтически инертный носитель, также составляют один из объектов настоящего изобретения, равно как и способ их приготовления, который предусматривает объединение в форме галеновых препаратов для введения в организм одного или нескольких соединений формулы I и/или фармацевтически приемлемых кислотно-аддитивных солей и при необходимости одного или нескольких других терапевтически активных веществ в сочетании с одним или несколькими терапевтически инертными носителями.
Предлагаемые в соответствии с изобретением соединения общей формулы I, а также их фармацевтически приемлемые соли могут быть использованы для лечения или профилактики расстройств центральной нервной системы, таких как депрессивные синдромы, психозы, шизофрения, неврологические нарушения, расстройства памяти, болезнь Паркинсона, боковой амиотрофический склероз, болезнь Альцгеймера и болезнь Хантингтона, и для приготовления соответствующих лекарственных средств. Дозировку можно варьировать в широких пределах; обычно ее подбирают, как очевидно, в соответствии с индивидуальными требованиями в каждом конкретном случае. В случае перорального введения суточная доза составляет от примерно 0,01 мг/день до примерно 1000 мг/день, предпочтительно до примерно 500 мг соединения общей формулы I или соответствующее количество его фармацевтически приемлемой соли, хотя, когда для этого существуют показания, указанный верхний предел может быть превышен.
Ниже изобретение более подробно проиллюстрировано на примерах. Однако их не следует рассматривать как ограничивающие каким-либо образом его объем.
Пример 1
(4-бензолсульфонил-6-бромпиримидин-2-ил)метиламин
0,33 г (0,00124 моля) (4,6-дибромпиримидин-2-ил)метиламина и 0,33 г (0,00248 моля) натриевой соли тиофенола при 120oС перемешивали в течение 4 ч в 15 мл 1-метил-2-пирролидона. Удаляли растворитель и остаток распределяли между водой и диэтиловым эфиром. Эфирную фазу промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя диэтиловый эфир/гексан в соотношении 1:3, с последующей сушкой в высоком вакууме. Таким путем в виде белых кристаллов получали 0,24 г (65%) (4-бром-6-фенилсульфанилпиримидин-2-ил)метиламина; tпл 122-124oС.
0,10 г (0,0003 моля) (4-бром-6-фенилсульфанилпиримидин-2-ил)метиламина растворяли в 20 мл МеОН и обрабатывали раствором 1,80 г (0,0085 ммоля) NaIO4. Суспензию перемешивали при 60oС в течение 24 ч. После этого удаляли растворитель и остаток распределяли между водой и диэтиловым эфиром. Эфирную фазу промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:4, с последующей сушкой в высоком вакууме. Таким путем в виде белых кристаллов получали 0,054 г (55%) (4-бензолсульфонил-6-бромпиримидин-2-ил)метиламина; tпл 142-143oС.
Пример 2
[4-(4-аминобензолсульфонил)-6-бромпиримидин-2-ил] метиламин
0,70 г (0,0026 моля) (4,6-дибромпиримидин-2-ил) метиламина и 0,56 г (0,0026 моля) калиевой соли 4-нитротиофенола растворяли в 15 мл 1-метил-2-пирролидона и при 50oС перемешивали в течение 5 ч. Удаляли растворитель и остаток распределяли между водой и этилацетатом. Объединенные органические фазы промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:9, с последующей сушкой в высоком вакууме. Таким путем в виде желтых кристаллов получали 0,50 г (56%) [4-бром-6-(4- нитрофенилсульфанил)пиримидин-2-ил]метиламина; tпл 204-205oС.
0,17 г (0,0005 моля) [4-бром-6-(4-нитрофенилсульфанил)пиримидин-2-ил]метиламина растворяли в 30 мл дихлорметана и обрабатывали 0,35 г (0,0011 моля) мета-хлорпербензойной кислоты. После перемешивания при комнатной температуре в течение 3 ч реакционную смесь экстрагировали насыщенным раствором Na2CO3, водой и насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:4, с последующей сушкой в высоком вакууме. Таким путем в виде бежевых кристаллов получали 0,10 г (53%) [4-бром-6-(4-нитробензолсульфонил) пиримидин-2-ил]метиламина; tпл 185-186oС.
0,40 г (0,0011 моля) [4-бром-6-(4-нитробензолсульфонил)пиримидин-2-ил] метиламина суспендировали в 20 мл уксусной кислоты, обрабатывали 0,40 г порошкообразного железа и при 60oС выдерживали в течение примерно 4 ч. После этого растворитель удаляли, остаток вываривали в воде и выделяли осадок, который при этом образовывался. Его растворяли в дихлорметане и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:2, с последующей сушкой в высоком вакууме. Таким путем в виде желтого твердого вещества получали 0,25 г (68%) [4-(4-аминобензолсульфонил)-6-бромпиримидин-2-ил]метиламина; tпл > 250oС.
Пример 3
(4 - бензолсульфонил- 6 - бромпиридин- 2 - ил)метиламин
0,50 г (0,00177 моля) 4-нитро-2,6-дибромпиридина и 0,29 г (0,00177 моля) натриевой соли бензолсульфиновой кислоты растворяли в 17 мл диметилформамида и при 50oС перемешивали в течение 1 ч. Удаляли растворитель и остаток распределяли между водой и этилацетатом. Объединенные органические фазы промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:4, с последующей сушкой в высоком вакууме. Таким путем в виде белых кристаллов получали 0,59 г (88,5%) 4-бензолсульфонил-2,6-дибромпиридина; tпл 134-135oС.
0,42 г (0,00112 моля) 4-бензолсульфонил-2,6-дибромпиридина и 1,4 мл 8 М раствора метиламина в этаноле при комнатной температуре в течение 48 ч перемешивали в смеси 11 мл этанола и 11 мл диоксана. После удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:10. Фракции, содержавшие продукт, суспендировали в 25 мл диэтилового эфира, обрабатывали на ультразвуковой бане и разбавляли 45 мл гексана. Суспензию фильтровали под пониженным давлением и отфильтрованный материал сушили в высоком вакууме. Таким путем в виде белых кристаллов получали 0,224 г (61%) (4-бензолсульфонил-6-бромпиридин-2-ил)метиламина; tпл 145-148oС.
Пример 4
(4-бензолсульфонилпиридин-2-ил)метиламин
0,09 г (0,000275 моля) (4-бензолсульфонил-6-бромпиридин-2-ил)метиламина растворяли в 7 мл этанола, обрабатывали 0,009 г 10%-ного Pd/C и под нормальным давлением гидрировали в течение 18 ч. После этого отфильтровывали катализатор, удаляли растворитель и остаток распределяли между этилацетатом и насыщенным раствором бикарбоната. Органическую фазу промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношениях 1: 4 и 1:3. Таким путем в виде бежевых кристаллов получали 0,025 г (37%) (4-бензолсульфонилпиридин-2-ил)метиламина; tпл 142-143oС.
Пример 5
(4-бензолсульфонил-6-бромпиридин-2-ил)диметиламин
0,113 г (0,0003 моля) 4-бензолсульфонил-2,6-дибромпиридина и 0,54 мл 5,6 М диметиламина в этаноле при комнатной температуре в течение 5 ч перемешивали в смеси 3 мл этанола и 3 мл диоксана. После удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1: 10. Таким путем в виде белых кристаллов получали 0,09 г (88%) (4-бензолсульфонил-6-бромпиридин-2-ил)диметиламина; tпл 128-130oС.
Пример 6
4-(2,6-дибромпиридин-4-сульфонил)фениламин
0,48 г (0,0025 моля) 2,6-дибром-4-нитропиридина и 0,70 г (0,0024 моля) калиевой соли 4-нитротиофенола растворяли в 12,5 мл диметилформамида и при комнатной температуре перемешивали в течение 3 ч. Удаляли растворитель и остаток распределяли между водой и этилацетатом. Объединенные органические фазы промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:19, с последующей сушкой в высоком вакууме. Таким путем в виде желтых кристаллов получали 0,785 г (81%) 2,6-дибром-4-(4-нитрофенисульфанил)пиридина; tпл 166-168oС.
23,6 г (0,0605 моля) 2,6-дибром-4-(4-нитрофенисульфанил)пиридина растворяли в 0,5 л дихлорметана и обрабатывали 33,0 г (0,134 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 2 ч. Далее реакционную смесь экстрагировали насыщенным раствором Na2CO3 и насыщенным раствором хлорида натрия, сушили над MgSO4 и после фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя дихлорметан/гексан в соотношениях 1:1 и 2:1. Таким путем в виде желтоватых кристаллов получали 22,30 г (87%) 2,6-дибром-4-(4-нитробензолсульфонил)пиридина; tпл 204-206oС.
22,30 г (0,052 моля) 2,6-дибром-4-(4-нитробензолсульфонил)пиридина суспендировали в смеси 275 мл метанола и 275 мл диоксана, обрабатывали 22,30 г порошкообразного железа и раствором 22,30 г NH4Cl в 550 мл воды и кипятили с обратным холодильником в течение 1,5 ч. Затем в роторном испарителе отгоняли органические растворители, остаток разбавляли 1,0 л дихлорметана и фильтровали под пониженным давлением. Отфильтрованный материал суспендировали на ультразвуковой бане в смеси 250 мл метанола и 250 мл дихлорметана, вновь фильтровали под пониженным давлением и собирали фильтрат. Первый фильтрат разделяли в делительной воронке, органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали совместно со вторым фильтратом. Остаток хроматографировали на силикагеле, используя дихлорметан. Таким путем в виде желтоватых кристаллов получали 16,6 г (80%) 4-(2,6-дибромпиридин-4-сульфонил)фениламина; tпл 196-198oС (с разложением).
Пример 7
4 - (2,6 - дииодпиридин - 4 - сульфонил) фениламин
0,52 г (0,00133 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина и 0,45 г (0,003 моля) NaI при 120oС перемешивали в 10 мл водного раствора HI в течение 5 ч. Затем реакционную смесь разбавляли водой, экстрагировали этилацетатом, органическую фазу промывали насыщенным раствором бикарбоната и рассолом, сушили над MgSO4 и упаривали. После хроматографии на SiO2 с использованием этилацетата/гексана в соотношении 1:3 и сушки в высоком вакууме в виде коричневого твердого вещества получали 0,255 г (42%) 4-(2,6-дииодпиридин-4-илсульфанил)фениламина; tпл 175-176oС.
0,227 г (0,0005 моля) 4-(2,6-дииодпиридин-4-илсульфанил)фениламина растворяли в 10 мл CH2Cl2 и при комнатной температуре в течение 3 ч обрабатывали 0,27 г (0,0011 моля) 70%-ной мета-хлорпербензойной кислоты. Далее растворитель удаляли, остаток растворяли в этилацетате, промывали насыщенным раствором бикарбоната и рассолом, сушили над MgSO4 и упаривали. После хроматографии на SiO2 с использованием этилацетата/гексана в соотношении 1:2 и сушки в высоком вакууме в виде коричневатого твердого вещества получали 0,156 г (68%) 4-(2,6-дииодпиридин-4- сульфонил)фениламина; МС (El): me/e = 486 (М)+.
Пример 8
4- (4-аминобензолсульфонил) -6-бромпиридин-2-иламин
0,48 г (0,0025 моля) 2,6-дибром-4-нитропиридина и 0,70 г (0,0024 моля) калиевой соли 4-нитротиофенола растворяли в 12,5 мл диметилформамида и при комнатной температуре перемешивали в течение 3 ч. Удаляли растворитель и остаток распределяли между водой и этилацетатом. Объединенные органические фазы промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:19, с последующей сушкой в высоком вакууме. Таким путем в виде желтых кристаллов получали 0,785 г (81%) 2,6-дибром-4-(4-нитрофенисульфанил)пиридина; tпл 166-168oС.
23,6 г (0,0605 моля) 2,6-дибром-4-(4-нитрофенисульфанил)пиридина растворяли в 0,5 л дихлорметана и обрабатывали 33,0 г (0,134 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 2 ч. Далее реакционную смесь экстрагировали насыщенным раствором Nа2СО3 и насыщенным раствором хлорида натрия, сушили над MgSO4 и после фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя дихлорметан/гексан в соотношениях 1:1 и 2:1. Таким путем в виде желтоватых кристаллов получали 22,30 г (87%) 2, 6-дибром-4-(4-нитробензолсульфонил)пиридина; tпл 204-206oС.
22,30 г (0,052 моля) 2,6-дибром-4-(4-нитробензолсульфонил)пиридина суспендировали в смеси 275 мл метанола и 275 мл диоксана, обрабатывали 22,30 г порошкообразного железа и раствором 22,30 г NH4Cl в 550 мл воды и кипятили с обратным холодильником в течение 1,5 ч. Затем в роторном испарителе отгоняли органические растворители, остаток разбавляли 1,0 л дихлорметана и фильтровали под пониженным давлением. Отфильтрованный материал суспендировали на ультразвуковой бане в смеси 250 мл метанола и 250 мл дихлорметана, вновь фильтровали под пониженным давлением и собирали фильтрат. Первый фильтрат разделяли в делительной воронке, органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали совместно со вторым фильтратом. Остаток хроматографировали на силикагеле, используя дихлорметан. Таким путем в виде желтоватых кристаллов получали 16,6 г (80%) 4-(2,6-дибромпиридин-4-сульфонил)фениламина; tпл 196-198oС (с разложением).
0,196 г (0,0005 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 10 мл диоксана, обрабатывали 1,0 мл насыщенного раствора NH3 в метаноле и при 130oС перемешивали в автоклаве в течение 72 ч. После удаления растворителя остаток растворяли в этилацетате, промывали насыщенным раствором NH4Cl, водой и насыщенным раствором хлорида натрия, сушили над MgSO4 и удаляли растворитель. Остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношениях 1:2 и 1:1. Таким путем в виде желтоватого аморфного твердого вещества получали 0,117 г (71%) 4-(4-аминобензолсульфонил)-6-бромпиридин-2-иламина; tпл 204-205oС.
Пример 9
[4- (4-аминобензолсульфонил) -6-бромпиридин-2-ил] метиламин
1,45 г (0,0037 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 40 мл диоксана и обрабатывали 9,6 мл 8 М раствора метиламина в этаноле. При комнатной температуре смесь перемешивали в течение 48 ч, удаляли растворители и остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношениях 1:3 и 1:2. Содержавшие продукт фракции после концентрирования суспендировали в 50 мл диэтилового эфира, в течение 1 ч обрабатывали на ультразвуковой бане, затем обрабатывали 75 мл гексана и осадок, который в результате образовывался, отфильтровывали под пониженным давлением. После сушки в высоком вакууме в виде бледно-бежевых кристаллов получали 0,87 г (69%) [4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] метиламина; tпл 171-173oС.
Пример 10
[4- (4-аминобензолсульфонил) -6-бромпиридин-2-ил] диметиламин
0,07 г (0,000179 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 1,5 мл диоксана и обрабатывали 3,0 мл 5,6 М раствора диметиламина в этаноле. При комнатной температуре смесь перемешивали в течение 2 ч, удаляли растворители и остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношениях 1:1 и 1:3. Таким путем в виде желтоватых кристаллов получали 0,04 г (63%) [4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] диметиламина; tпл 170-172oС (с разложением).
Пример 11
4-(2-хлор-6-пирролидин-1-илпиридин-4-cульфонил)фениламин
В раствор 63,7 г (0,226 моля) 2,6-дибром-4-нитропиридина в 600 мл диметилформамида при -15oС медленно добавляли 50,0 г (0,226 моля) натриевой соли 4-ацетамидобензолсульфиновой кислоты. Смесь перемешивали при 15oС в течение 3,5 ч. Затем добавляли 2,0 л воды. Смесь перемешивали в течение еще одного часа, фильтровали и остаток на фильтре промывали 150 мл воды. Далее его растворяли в 700 мл горячего ацетона и упаривали. Остаток суспендировали в 700 мл толуола и упаривали, вновь суспендировали в толуоле и фильтровали. Остаток на фильтре промывали 200 мл толуола и сушили в высоком вакууме. Таким путем в виде ярко-бежевого порошка получали 67,3 г (69%) N-[4-(2,6-дибромпиридин-4-сульфонил)фенил]ацетамида; tпл 211oС.
30,0 г (0,069 моля) N-[4-(2,6-дибромпиридин-4-сульфонил)фенил]ацетамида растворяли в смеси 120 мл диоксана и 166 мл концентрированной НСl и при 78oС перемешивали в течение 6 ч. После охлаждения до комнатной температуры добавляли 750 мл воды и суспензию фильтровали. Остаток на фильтре промывали водой и сушили в высоком вакууме. Таким путем в виде ярко-желтого порошка получали 16,9 г (81%) 4-(2,6-дихлорпиридин-4-сульфонил)фениламина; tпл 190-192oС.
16,8 г (0,0554 моля) 4-(2,6-дихлорпиридин-4-сульфонил)фениламина растворяли в 165 мл диоксана, при комнатной температуре добавляли 23,0 мл (0,2753 моля) пирролидина и перемешивали в течение 1,5 ч. Далее реакционную смесь выливали в 600 мл воды, перемешивали в течение 1 ч и фильтровали. Остаток на фильтре промывали 150 мл воды, растворяли в 250 мл тетрагидрофурана и обрабатывали 20,0 г Na2SO4 и 1,7 г продукта Norit-SX-1. После фильтрования остаток на фильтре промывали 100 мл тетрагидрофурана с последующей сушкой в высоком вакууме. Таким путем в виде ярко-желтого порошка получали 18,4 г (98%) 4-(2-хлор-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 225-226oС.
Пример 12
4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламин
1,0 г (0,00255 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 25 мл диоксана и обрабатывали 2,1 мл пирролидина. Смесь при комнатной температуре перемешивали в течение 4 ч, удаляли растворитель и остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:1. Таким путем в виде бежевых кристаллов получали 0,9 г (93%) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 216oС (с разложением).
Пример 13
4-(2-иод-6-пирролидин-1-илпиридин-4- сульфонил)фениламин
0,127 г (0,000261 моля) 4-(2,6-дииодпиридин-4-сульфонил)фениламина растворяли в 5 мл диоксана и при комнатной температуре в течение 6 ч обрабатывали 0,22 мл (0,0026 моля) пирролидина. Далее растворитель удаляли, остаток растворяли в этилацетате, промывали 1 н. НСl, насыщенным раствором бикарбоната и рассолом, сушили над MgSO4 и упаривали. После хроматографии на SiO2 с использованием этилацетата/гексана в соотношении 1:2 и сушки в высоком вакууме в виде бежевого твердого вещества получали 0,084 г (75%) 4-(2-иод-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 218-221oС (с разложением).
Пример 14
4-(2-пирролидин-1-илпиридин-4-сульфонил)фениламин
10,0 г (0,026 моля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина растворяли в 200 мл тетрагидрофурана, охлажденного до -40oС, и добавляли 33 мл (0,053 моля) н-BuLi в гексане. Реакционную смесь при -15oС перемешивали в течение 1 ч. Далее добавляли 10 мл воды, смесь экстрагировали этилацетатом, органическую фазу промывали водой и рассолом и сушили над Na2SO4. После хроматографии на SiO2 с использованием этилацетата/гексана в соотношении 1: 1 и сушки в высоком вакууме в виде светло-желтых кристаллов получали 3,6 г (45%) 4-(2-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 186-187oС.
Пример 15
4-(2-пирролидин-1-ил-6-винилпиридин-4-сульфонил)фениламин
0,38 г (0,001 моля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 0,116 г (0,0001 моля) Рd(РРh3)4 и 0,292 мл (0,001 моля) винилтрибутилстаннана перемешивали при кипячении с обратным холодильником в течение 18 ч в смеси 10 мл диоксана с 2 мл 2 н. Nа2СО3. Затем растворитель выпаривали, остаток растворяли в этилацетате, промывали водой и рассолом и сушили над Na2SO4. После хроматографии на SiO2 с использованием этилацетата/гексана в соотношении 2:3 фракции, содержащие продукт, упаривали и остаток растворяли в гексане. Суспензию перемешивали в течение 1 ч и затем фильтровали. Остаток на фильтре промывали 10 мл гексана и сушили в высоком вакууме. Таким путем в виде желтого твердого вещества получали 0,16 г (49%) 4-(2-пирролидин-1-ил-6-винилпиридин-4-сульфонил)фениламина; tпл 181-182oС.
Пример 16
4-(2-этил-6-пирролидин-1-илпиридин-4-сульфонил)фениламин
0,12 г (0,00036 моля) 4-(2-пирролидин-1-ил-6-винилпиридин-4-сульфонил)фениламина растворяли в 36 мл этанола и в атмосфере газообразного Н2 при комнатной температуре гидрировали в присутствии каталитически эффективного количества 10%-ного Pd/C в течение 3 ч. После фильтрования и выпаривания растворителя остаток хроматографировали на SiO2, используя этилацетат/гексан в соотношении 1: 2. После сушки в высоком вакууме в виде не совсем белого твердого вещества получали 0,10 г (83%) 4-(2-этил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 154-155oС.
Пример 17
4-(2-изопропил-6-пирролидин-1-илпиридин-4-сульфонил)фениламин
0,56 г (0,0015 моля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 0,171 г (0,00015 моля) Рd(РРh3)4 и 0,191 г (0,0021 моля) изопропенилборной кислоты перемешивали при кипячении с обратным холодильником в течение 18 ч в смеси 10 мл диоксана с 4 мл 2 н. Nа2СО3. Затем растворитель выпаривали, остаток растворяли в этилацетате, промывали водой и рассолом и сушили над Na2SO4. После хроматографии на SiO2 с использованием этилацетата/гексана в соотношении 1:2 фракции, содержащие продукт, упаривали и остаток растворяли в гексане. Суспензию перемешивали в течение 1 ч и затем фильтровали. Остаток на фильтре промывали 10 мл гексана и сушили в высоком вакууме. Таким путем в виде светло-желтого твердого вещества получали 0,265 г (52%) 4-(2-изопропенил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 200-201oС.
0,05 г (0,0001456 моля) 4-(2-изопропенил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина растворяли в 5 мл этанола и в атмосфере газообразного Н2 при комнатной температуре гидрировали в присутствии каталитически эффективного количества 10%-ного Pd/C в течение 3 ч. После фильтрования и выпаривания растворителя остаток хроматографировали на SiO2, используя этилацетат/гексан в соотношении 1:2. После сушки в высоком вакууме в виде белого твердого вещества получали 0,046 г (92%) 4-(2-изопропил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 148-150oС.
Пример 18
4-(2-циклопропил-6-пирролидин-1-илпиридин-4-сульфонил)фениламин
0,165 г (0,0005 моля) 4-(2-пирролидин-1-ил-6-винилпиридин-4-сульфонил)фениламина растворяли в 100 мл этилового эфира и охлаждали до 0oС. Осторожно вводили раствор диазометана в 30 мл этилового эфира. При добавлении каталитически эффективного количества Рd(ОАс)2 начиналось выделение газа. Реакционной смеси давали нагреться до комнатной температуры и ее перемешивали в течение 30 мин. После добавления нескольких капель уксусной кислоты выпаривали растворитель и остаток хроматографировали на SiO2 с использованием этилацетата/гексана в соотношении 1:2. Таким путем в виде ярко-желтых кристаллов получали 0,149 г (87%) 4-(2- циклопропил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 216-218oС.
Пример 19
4-(2-циклогекс-1-енил-6-пирролидин-1-илпиридин-4-сульфонил)фениламин
Смесь 382 мг (1 ммоль) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 371 мг (1 ммоль) трибутилциклогекс-1-енилстаннана и 70 мг бис(трифенилфосфин)палладий(II) хлорида в 20 мл диметилформамида в течение 3 ч перемешивали при 80oС. Удаляли растворитель и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали насыщенным водным раствором фторида калия, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии остатка (силикагель, гексан/AcOEt в соотношении 3:1) в виде белого твердого вещества получали 191 мг (50%) чистого 4-(2-циклогекс-1-енил-6- пирролидин-1- илпиридин-4-сульфонил)фениламина; tпл 237-238oС.
Пример 20
4-(2-фенил-6-пирролидин-1-илпиридин-4- сульфонил)фениламин
Смесь 191 мг (0,5 ммоля) 4 - (2-бром-6-пирролидин-1-илпиридин-4-сульфонил) фениламина, 60,9 мг (0,5 ммоля) бензолборной кислоты, 55 мг карбоната натрия и 18 мг бис (трифенилфосфин) палладий (II) хлорида в течение 18 ч кипятили с обратным холодильником в 5 мл 1,2-диметоксиэтана и 0,25 мл воды. Растворитель удаляли и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде бледно-желтого твердого вещества получали 130 мг (68%) чистого 4-(2-фенил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 255-258oС.
Пример 21
4-[2-(3,3-диметилбут-1-инил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламин
Смесь 382 мг (1 ммоль) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 91 мг (1,1 ммоля) 3,3-диметил-1-бутина, 38 мг иодида меди(I) и 35 мг бис(трифенилфосфин)палладий(II) хлорида в течение 1 ч кипятили с обратным холодильником в 5 мл диметилформамида и 5 мл диэтиламина. Удаляли растворители и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате перекристаллизации остатка из этанола в виде светло-коричневого твердого вещества получали 250 мг (65%) чистого 4- [2- (3,3-диметилбут-1-инил)-6-пирролидин-1-илпиридин-4-сульфонил] фениламина; tпл 242-244oС.
Пример 22
4- [4-(4-аминобензолсульфонил)-6-пирролидин-1- илпиридин-2-ил] -2-метилбут-3-ин-2-ол
Смесь 382 мг (1 ммоль) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 93 мг (1,1 ммоля) 2-метил-3-бутин-2-ола, 38 мг иодида меди(I) и 35 мг бис(трифенилфосфин)палладий(II) хлорида в течение 1 ч кипятили с обратным холодильником в 5 мл диметилформамида и 5 мл диэтиламина. Удаляли растворители и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии (силикагель, гексан/этилацетат в соотношении 7: 3) и перекристаллизации остатка из этанола в виде белого твердого вещества получали 200 мг (52%) чистого 4- [4-(4-аминобензолсульфонил)-6-пирролидин-1-илпиридин-2-ил] -2-метилбут-3-ин-2-ола; tпл 168-170oС.
Пример 23
4 - (2 - фенилэтинил - 6 - пирролидин -1-илпиридин-4 - сульфонил)фениламин
Смесь 382 мг (1 ммоль) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 112 мг (1,1 ммоля) фенилацетилена, 38 мг иодида меди(I) и 35 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2 ч кипятили с обратным холодильником в 5 мл диметилформамида и 5 мл диэтиламина. Удаляли растворители и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате перекристаллизации остатка из хлороформа/этанола в виде бледно-желтого твердого вещества получали 260 мг (64%) чистого 4-(2-фенилэтинил-6-пирролидин-1-илпиридин-4- сульфонил)фениламина; tпл 202-204oС.
Пример 24
4- [2- (2-метоксифенил) -6-пирролидин-1-илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 84 мг (0,55 ммоля) метоксифенилборной кислоты, 25 мг карбоната натрия и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 18 ч кипятили с обратным холодильником в 5 мл 1,2-диметоксиэтана и 0,25 мл воды. Растворитель удаляли и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде бледно-желтого твердого вещества получали 100 мг (48%) чистого 4-[2-(2-метоксифенил) -6-пирролидин-1 -илпиридин-4-сульфонил] фениламина; tпл 217-219oС.
Пример 25
4-[2-(3,5-бистрифторметилфенил) -6-пирролидин-1-илпиридин-4-сульфонил] фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 142 мг (0,55 ммоля) 3,5-бис(трифторметил)фенилборной кислоты, 25 мг карбоната натрия и 20 мг бис(трифенилфосфин)палладий(II) хлорида в течение 48 ч кипятили с обратным холодильником в 10 мл 1,2-диметоксиэтана и 1 мл воды. Растворитель удаляли и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде бледно-желтого твердого вещества получали 84 мг (32%) чистого 4-[2-(3,5-бистрифторметилфенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 184-186oС.
Пример 26
4-[2-(2-хлорфенил)-6-пирролидин-1- илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 86 мг (0,55 ммоля) 2-хлорфенилборной кислоты, 25 мг карбоната натрия и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 18 ч кипятили с обратным холодильником в 5 мл 1,2-диметоксиэтана и 0,25 мл воды. Растворитель удаляли и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде бледно-желтого твердого вещества получали 100 мг (48%) чистого 4-[2-(2-хлорфенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 188-190oС.
Пример 27
4- [2- (4-хлорфенил) -6-пирролидин-1-илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 86 мг (0,55 ммоля) 4-хлорфенилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 1,5 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде белого твердого вещества получали 147 мг (71%) чистого 4-[2-(4-хлорфенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 236-237oС.
Пример 28
4- [2- (3-метоксифенил) -6-пирролидин-1-илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 84 мг (0,55 ммоля) 3-метоксифенилборной кислоты, 25 мг карбоната натрия и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 19 ч кипятили с обратным холодильником в 5 мл 1,2-диметоксиэтана и 0,25 мл воды. Растворитель удаляли и остаток разбавляли метиленхлоридом. Метиленхлоридный раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде бледно-желтого твердого вещества получали 73 мг (36%) чистого 4-[2-(3-метоксифенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 214-215oС.
Пример 29
4- [2- (4-фторфенил) -6-пирролидин-1-илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 77 мг (0,55 ммоля) 4-фторфенилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде белого твердого вещества получали 45 мг (22%) чистого 4-[2-(4-фторфенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 245-246oС.
Пример 30
4- [2- (4-метоксифенил) -6-пирролидин-1-илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 77 мг (0,55 ммоля) 4-метоксифенилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1: 1) в виде бледно-желтого твердого вещества получали 145 мг (70%) чистого 4- [2-(4-метоксифенил) -6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 227-229oС.
Пример 31
4-[2-(3-хлорфенил)-6-пирролидин-1- илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 84 мг (0,55 ммоля) 3-хлорфенилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1: 1) в виде бледно-желтого твердого вещества получали 47 мг (22%) чистого 4-[2-(3-хлорфенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 260-261oС.
Пример 32
4- (2-пирролидин-1-ил-6-пара-толилпиридин-4-сульфонил] фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 84 мг (0,55 ммоля) 4-толилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2,5 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1: 1) в виде бледно-желтого твердого вещества получали 80 мг (40%) чистого 4-(2-пирролидин-1-ил-6-пара-толилпиридин-4-сульфонил]фениламина; tпл 250-251oС.
Пример 33
4- [2-пирролидин-1-ил-6-(3-трифторметилфенил)пиридин-4-сульфонил] фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 106 мг (0,55 ммоля) 3-(фторметил)фенилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1: 1) в виде бледно-желтого твердого вещества получали 186 мг (83%) чистого 4-[2-пирролидин-1-ил-6-(3-трифторметилфенил)пиридин-4-сульфонил]фениламина; tпл 219-220oС.
Пример 34
4-[2-(3-нитрофенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 92 мг (0,55 ммоля) 3-нитрофенилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2,5 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде желтого твердого вещества получали 102 мг (48%) чистого 4-[2-(3-нитрофенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 249-251oС.
Пример 35
4-(2-пирролидин-1-ил-6-тиофен-3- илпиридин-4-сульфонил)фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 70 мг (0,5 ммоля) 3-тиофенборной кислоты, 55 мг карбоната натрия и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 18 ч кипятили с обратным холодильником в 5 мл 1,2-диметоксиэтана и 0,25 мл воды. Растворитель удаляли и остаток разбавляли дихлорметаном. Дихлорметановый раствор дважды промывали водой, сушили над сульфатом магния и концентрировали в вакууме. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде светло-коричневого твердого вещества получали 32 мг (16%) чистого 4-(2-пирролидин-1-ил-6-тиофен-3-илпиридин- 4 -сульфонил]фениламина; tпл 260oС.
Пример 36
4-(2-нафталин-1-ил-6-пирролидин-1- илпиридин-4-сульфонил)фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 106 мг (0,55 ммоля) 1-нафтилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 20 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1:1) в виде аморфного твердого вещества получали 44 мг (20%) чистого 4-(2-нафталин-1-ил-6-пирролидин-1-илпиридин-4-сульфонил]фениламина с соответствующими данными ЯМР- и масс-спектрограмм.
Пример 37
4- [2- (1-метилциклопропил) -6-пирролидин-1-илпиридин-4-сульфонил]фениламин
0,164 г (0,00048 моля) 4-(2-изопропенил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина растворяли в 100 мл этилового эфира и охлаждали до 0oС. Осторожно добавляли раствор диазометана в 30 мл этилового эфира. При добавлении каталитически эффективного количества Рd(ОАс)2 начиналось выделение газа. Реакционной смеси давали нагреться до комнатной температуры и ее перемешивали в течение 30 мин. После добавления нескольких капель уксусной кислоты выпаривали растворитель и остаток хроматографировали на SiO2 с использованием этилацетата/гексана в соотношении 1:2. Таким путем в виде бледно-желтых кристаллов получали 0,136 г (71%) 4-[2-(1-метилциклопропил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 235-236oС (с разложением).
Пример 38
4-[2-(2-фторфенил)-6-пирролидин-1- илпиридин-4-сульфонил]фениламин
Смесь 191 мг (0,5 ммоля) 4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 77 мг (0,55 ммоля) 2-фторфенилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 3 ч кипятили с обратным холодильником в 7 мл толуола и 2 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1: 1) в виде бледно-желтого твердого вещества получали 130 мг (65%) чистого 4-[2-(2-фторфенил)-6-пирролидин-1-илпиридин-4-сульфонил]фениламина; tпл 246-248oС.
Пример 39
4-(2-нафталин-2-ил-6-пирролидин-1- илпиридин-4-сульфонил)фениламин
Смесь 191 мг (0,5 ммоля) 4 -(2-бром-6-пирролидин-1-илпиридин-4-сульфонил)фениламина, 95 мг (0,55 ммоля) 2-нафтилборной кислоты и 18 мг бис(трифенилфосфин)палладий(II) хлорида в течение 2 ч кипятили с обратным холодильником в 20 мл толуола и 5 мл 2 н. водного раствора карбоната калия. В вакууме удаляли растворители. В результате экспресс-хроматографии остатка (силикагель, этилацетат/гексан в соотношении 1: 1) в виде бледно-желтого твердого вещества получали 76 мг (36%) чистого 4-(2-нафталин-2-ил-6-пирролидин-1-илпиридин-4-сульфонил)фениламина; tпл 244-246oС.
Пример 40
4-(2-бром-6-пиперазин-1-илпиридин-4 - сульфонил)фениламин
0,275 г (0,0007 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 10 мл диоксана и обрабатывали 0,066 г (0,00077 моля) пиперазина и 1 мл триэтиламина. Смесь перемешивали при 40oС в течение 72 ч и затем удаляли растворитель. Остаток распределяли между этилацетатом и водой, органическую фазу экстрагировали насыщенным раствором хлорида натрия, сушили над MgSO4 и фильтровали. После удаления растворителя остаток хроматографировали на силикагеле, используя дихлорметан/метанол в соотношении 9:1, с получением в виде желтоватых кристаллов 0,23 г (82%) 4-(2-бром-6-пиперазин-1-илпиридин-4-сульфонил)фениламина; tпл 173-175oС.
Пример 41
4-(2-бром-6-морфолин-4-илпиридин-4-сульфонил)фениламин
0,211 г (0,0005 моля) 4-(2, 6-дибромпиридин-4-сульфонил) фениламина растворяли в 10 мл диоксана и обрабатывали 0,217 г (0,0025 моля) морфолина и 1 мл триэтиламина. Смесь перемешивали при 40oС в течение 72 ч и затем удаляли растворитель. Остаток распределяли между этилацетатом и водой, органическую фазу экстрагировали насыщенным раствором хлорида натрия и сушили над MgSO4. После удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:1, с получением в виде белых кристаллов 0,07 г (35%) 4-(2-бром-6-морфолин-4-илпиридин-4-сульфонил)фениламина; tпл 244-245oС.
Пример 42
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N',N'-диметилэтан -1,2 -диамин
0,098 г (0,00025 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 3 мл диоксана и обрабатывали 0,27 мл 2-диметиламиноэтиламина. Смесь перемешивали при 60oС в течение 48 ч, удаляли растворитель и остаток хроматографировали на силикагеле, используя 2%-ный раствор метанола в дихлорметане. Таким путем в виде светло-желтого аморфного твердого вещества получали 0,084 г (84%) N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2- ил] -N',N'-диметилэтан-1,2-диамина. МС (ISP): me/e=401, 399 (C15H20BrN4O2S+).
Пример 43
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N, N', N'-триметилэтан-1,2 -диамин
0,118 г (0,0003 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 5 мл диоксана и обрабатывали 0,39 мл N,N,N'-триметилэтилендиамина. При комнатной температуре смесь перемешивали в течение 20 ч, удаляли растворитель и остаток хроматографировали на силикагеле, используя 5%-ный раствор метанола в дихлорметане. Таким путем в виде светло-желтого аморфного твердого вещества получали 0,123 г (99%) N-[4-(4- аминобензолсульфонил) -6-бромпиридин-2-ил] -N, N',N'-триметилэтан-1,2-диамина. МС (ISP): me/e = 415, 413 (C16H21BrN4O2S+).
Пример 44
[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] (3-морфолин-4-илпропил)амин
0,162 г (0,00041 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 6 мл диоксана и обрабатывали 0,60 мл 4-(3-аминопропил)морфолина. При 60oС смесь перемешивали в течение 24 ч, удаляли растворитель и остаток хроматографировали на силикагеле, используя 3%-ный раствор метанола в дихлорметане. Таким путем в виде белого аморфного твердого вещества получали 0,15 г (80%) [4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил]-(3-морфолин-4-илпропил)амина. МС (ISP): me/e = 457, 455 (C18H24BrN4O3S+).
Пример 45
N-[3-(4-аминобензолсульфонил)-5-бромфенил]-N'-метилпропан-1,3-диамин
0,20 г (0,00051 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 10 мл диоксана и обрабатывали 5,1 мл 3-метиламинопропиламина. При комнатной температуре смесь перемешивали в течение 2 ч, удаляли растворитель и остаток дважды хроматографировали на силикагеле, используя вначале 20%-ный раствор метанола в дихлорметане, а затем 10%-ный раствор метанола в дихлорметане. Таким путем в виде бледно-желтого аморфного твердого вещества получали 0,085 г (42%) N- [3-(4-аминобензолсульфонил)-5-бромфенил]-N'-метилпропан-1,3-диамина. МС (ISP): me/e=401, 399 (C15H20BrN4O2S+).
Пример 46
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N',N'-диметилпропан-1,3-диамин
0,16 г (0,00041 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 6 мл диоксана и обрабатывали 0,52 мл 3-диметиламино-1-пропиламина. При 60oС смесь перемешивали в течение 24 ч, удаляли растворитель и остаток хроматографировали на силикагеле, используя вначале 5%-ный раствор метанола в дихлорметане, а затем 10%-ный раствор метанола в дихлорметане. Содержавшие продукт фракции освобождали от растворителя, остаток растворяли в 1 н. НСl, фильтровали и добавлением 1 н. NaOH значение рН доводили до 9. Осадок, который в результате образовывался, отфильтровывали под пониженным давлением и сушили в высоком вакууме. Таким путем в виде окрашенных в розовый цвет кристаллов получали 0,072 г (43%) N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил]-N', N' -диметилпропан-1,3-диамина; tпл > 250oС (с разложением).
Пример 47
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N', N'-диэтилпропан-1,3- диамин
0,20г (0,00051 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 10 мл диоксана и обрабатывали 8,0 мл 3-диэтиламино-1-пропиламина. При комнатной температуре смесь перемешивали в течение 18 ч, удаляли растворитель и остаток дважды хроматографировали на силикагеле, используя вначале 20%-ный раствор метанола в дихлорметане, а затем 10%-ный раствор метанола в дихлорметане. Таким путем в виде бледно-желтого аморфного твердого вещества получали 0,09 г (41%) N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил]-N', N'-диэтилпропан-1,3-диамина. МС (ISP): me/e=443, 441 (C18H26BrN4O2S+).
Пример 48
3-[3-(4-аминобензолсульфонил)-5- бромфениламино]пропан-1-ол
0,20 г (0,00051 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 10 мл диоксана и обрабатывали 3,8 мл 3-амино-1-пропанола. При комнатной температуре смесь перемешивали в течение 18 ч, удаляли растворитель и остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:1 и, наконец, чистый этилацетат. Таким путем в виде коричневатого масла получали 0,158 г (80%) 3-[3-(4-аминобензолсульфонил)-5-бромфениламино]пропан-1-ола. МС (ISP): me/e=388, 386 (С14H17BrN3О3S+).
Пример 49
N1-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил]бутан-1,4-диамин
0,39 г (0,001 моля) 4-(2,6-дибромпиридин-4-сульфонил)фениламина растворяли в 10 мл диоксана и обрабатывали 1,9 мл (0,01 моля) N-трет-бутоксикарбонил-1,4-диаминбутана. При 60oС смесь перемешивали в течение 18 ч, удаляли растворитель и остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:1. Таким путем в виде бледно-желтого масла получали 0,36 г (77%) трет-бутил {4-[4-(4-аминобензолсульфонил)-6- бромпиридин-2-иламино]бутил}карбамата. МС (ISP): me/e=501, 499 (C20H26BrN4O4S+).
0,36 г (0,00072 моля) трет-бутил{4-[4-(4-аминобензолсульфонил)-6-бромпиридин-2- иламино]бутил} карбамата растворяли в 15 мл диоксана и обрабатывали 5 мл 3 н. водного раствора НСl. После перемешивания при комнатной температуре в течение 18 ч значение рН доводили до 9, реакционную смесь экстрагировали этилацетатом, органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4 и концентрировали. Остаток хроматографировали на силикагеле, используя 10%-ный раствор метанола в дихлорметане, а затем 20%-ный раствор метанола в дихлорметане. После удаления растворителя из содержащих продукт фракций остаток растворяли в диэтиловом эфире и продукт осаждали добавлением гексана. Таким путем в виде оранжево-красных кристаллов получали 0,03 г (10%) N1- [4-(4-аминобензолсульфонил) -6-бромпиридин-2-ил] бутан-1,4-диамина. МС (ISP): me/e=401, 399 (C15H20BrN4O2S+).
Пример 50
[6-бром-4-(3-трифторметилбензолсульфонил)пиридин-2-ил] метиламин
1,0 г (0,0056 моля) 3-трифторметилтиофенола растворяли в 17 мл диметилформамида и обрабатывали 0,64 г (0,0056 моля) третбутилата калия. Смесь перемешивали при комнатной температуре в течение 20 мин, а затем обрабатывали 1,58 г (0,0056 моля) 2,6-дибром-4-нитропиридина. При комнатной температуре смесь перемешивали в течение 3 ч, затем удаляли растворитель и остаток распределяли между водой и этилацетатом. Органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSО4, фильтровали и после удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:39. Таким путем в виде желтых кристаллов получали 2,08 г (90%) 2,6-дибром-4-(3-трифторметилфенилсульфанил)пиридина; tпл 68-70oС.
2,0 г (0,0049 моля) 2,б-дибром-4-(3-трифторметилфенилсульфанил) пиридина растворяли в 200 мл дихлорметана и обрабатывали 8,05 г (0,0323 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 72 ч. Далее реакционную смесь экстрагировали насыщенным раствором Nа2СО3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:19. Таким путем в виде белых кристаллов получали 1,74 г (80%) 2,6-дибром-4-(3-трифторметилбензолсульфонил)пиридина; tпл 156-158oС.
0,222 г (0,0005 моля) 2,6-дибром-4-(3-трифторметилбензолсульфонил) пиридина растворяли в 10 мл диоксана и обрабатывали 1,25 мл 8 М раствора метиламина в этаноле. При комнатной температуре смесь перемешивали в течение 18 мин, удаляли растворители и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:19 и затем в соотношении 1:9. Таким путем в виде желтых кристаллов получали 0,16 г (81%) [6-бром-4-(3-трифторметилбензолсульфонил)пиридин-2-ил]метиламина; tпл 115-117oС.
Пример 51
[6-бром-4-(3-трифторметилбензолсульфонил)пиридин-2-ил]диметиламин
0,222 г (0,0005 моля) 2,6-дибром-4-(3-трифторметилбензолсульфонил)пиридина растворяли в 10 мл диоксана и обрабатывали 0,89 г 5,6 М раствора диметиламина в этаноле. При комнатной температуре смесь перемешивали в течение 1,5 ч, удаляли растворители и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:9. Таким путем в виде желтых кристаллов получали 0,18 г (88%) [6-бром-4-(3-трифторметилбензолсульфонил)пиридин-2-ил]диметиламина; tпл 117-118oС.
Пример 52
1-[6-бром-4-(3-трифторметилбензолсульфонил)пиридин-2-ил]пиперазин
0,222 г (0,0005 моля) 2,6-дибром-4-(3-трифторметилбензолсульфонил)пиридина растворяли в 10 мл диоксана и обрабатывали 0,047 г (0,00055 моля) пиперазина и 0,7 мл триэтиламина. При комнатной температуре смесь перемешивали в течение 20 ч, а затем при 40oС в течение 3 ч, после чего удаляли растворители и остаток хроматографировали на силикагеле с использованием 5%-ного раствора метанола в дихлорметане. Таким путем в виде желтых кристаллов получали 0,14 г (62%) 1-[6-бром-4-(3- трифторметилбензолсульфонил)пиридин-2-ил]пиперазина; tпл 160-162oС.
Пример 53
[6-бром-4-(нафтил-2-сульфонил)пиридин-2-ил]метиламин
0,085 г (0,0003 моля) 2,6-дибром-4-нитропиридина растворяли в 3 мл диметилформамида и обрабатывали 0,065 г (0,0003 моля) натриевой соли 2-нафтилсульфиновой кислоты. При 50oС смесь перемешивали в течение 1 ч, отгоняли растворитель и остаток разделяли между водой и этилацетатом. Органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и после удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:19. Таким путем в виде белых кристаллов получали 0,085 г (66%) 2,6-дибром-4-(нафтил-2-сульфонил)пиридина; tпл 178-179oС.
0,07 г (0,00016 моля) 2,6-дибром-4-(нафтил-2-сульфонил)пиридина растворяли в 6 мл диоксана и обрабатывали 1 мл 8 М раствора метиламина в этаноле. При комнатной температуре смесь перемешивали в течение 48 ч, удаляли растворители и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:7. Таким путем в виде белых кристаллов получали 0,049 г (79%) [6-бром-4-(нафтил-2-сульфонил) пиридин-2-ил] метиламина; tпл 149-151oС.
Пример 54
[6-бром-4-(нафтил- 1 -сульфонил)пиридин-2-ил]метиламин
0,564 г (0,002 моля) 2,6-дибром-4-нитропиридина растворяли в 20 мл диметилформамида и обрабатывали 0,45 г (0,0021 моля) натриевой соли 1-нафтилсульфиновой кислоты. При 50oС смесь перемешивали в течение 2 ч, отгоняли растворитель и остаток разделяли между водой и этилацетатом. Органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и после удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:19. Таким путем в виде коричневых кристаллов получали 0,46 г (54%) 2,6-дибром-4-(нафтил-1-сульфонил)пиридина; tпл 140-142oС.
0,21 г (0,0005 моля) 2,6-дибром-4-(нафтил-1-сульфонил)пиридина растворяли в 10 мл диоксана и обрабатывали 0,63 мл 8 М раствора метиламина в этаноле. При комнатной температуре смесь перемешивали в течение 24 ч, удаляли растворители и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1: 19. Таким путем в виде желтоватых кристаллов получали 0,13 г (69%) [6-бром-4-(нафтил-1-сульфонил)пиридин-2-ил] метиламина; tпл 162-164oС.
Пример 55
[3-бром-5-(нафтил-1-сульфонил)фенил]диметиламин
0,185 г (0,00043 моля) 2,6-дибром-4-(нафтил-1-сульфонил)пиридина растворяли в 8 мл диоксана и обрабатывали 0,77 мл 5,6 М раствора диметиламина в этаноле. При комнатной температуре смесь перемешивали в течение 6 ч, удаляли растворители и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:9. Таким путем в виде желтых кристаллов получали 0,16 г (94%) [3-бром-5-(нафтил-1-сульфонил)фенил]диметиламина; tпл 158-160oС.
Пример 56
2-(4-аминобензолсульфонил)-6-бромпиридин-4-иламин
19,7 г (0,0699 моля) 2,6-дибром-4-нитропиридина и 13,5 г (0,0699 моля) калиевой соли 4-нитротиофенола растворяли в 350 мл диметилформамида и при комнатной температуре раствор перемешивали в течение 18 ч. Удаляли растворитель и остаток разделяли между водой и дихлорметаном. Объединенные органические фазы промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя дихлорметан, с последующей сушкой в высоком вакууме. Получали 23,6 г смеси 2,6-дибром-4-(4-нитрофенилсульфанил)пиридина и 2-бром-4-нитро-6-(4-нитрофенилсульфанил)пиридина, которую растворяли в 0,5 л дихлорметана и обрабатывали 33,0 г (0,134 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 2 ч. Далее реакционную смесь экстрагировали насыщенным раствором Na2CO3 и насыщенным раствором хлорида натрия, сушили над MgSO4 и после фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя дихлорметан/гексан в соотношениях 1:1 и 2:1. При этом получали 22,30 г (87%) 2,6-дибром-4-(4-нитробензолсульфонил) пиридина в качестве первой фракции и в виде желтоватых кристаллов 0,55 г (2,4%) 2-бром-4-нитро-6-(4- нитробензолсульфонил)пиридина в качестве второй фракции; tпл 154-156oС.
0,10 г (0,00026 моля) 2-бром-4-нитро-6-(4- нитробензолсульфонил)пиридина растворяли в смеси 1,5 мл метанола и 1,5 мл диоксана, обрабатывали 0,20 г порошкообразного железа и раствором 0,20 г NH4Cl в 2,5 мл воды и кипятили с обратным холодильником в течение 2 ч. После этого реакционную смесь выливали в смесь этилацетата с водой, фильтровали под пониженным давлением и органическую фазу экстрагировали водой и насыщенным раствором хлорида натрия и сушили над MgSO4. После удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:4. Таким путем в виде желтоватых кристаллов получали 0,037 г (44%) 2-(4-аминобензолсульфонил)-6-бромпиридин-4-иламина; tпл 202-204oС.
Пример 57
[2-(4-аминобензолсульфонил)-6-бромпиридин-4-ил]метиламин
0,10 г (0,00026 моля) 2-бром-4-нитро-6-(4- нитробензолсульфонил)пиридина растворяли в 3,2 мл диоксана и обрабатывали 3,2 мл 8 М раствора метиламина в этаноле. При комнатной температуре смесь перемешивали в течение 3 ч, удаляли растворители и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1: 4. Таким путем в виде бледно-желтых кристаллов получали 0,065 г (68%) [2-бром-6-(4-нитробензолсульфонил)пиридин-4-ил]метиламина; tпл 191-192oС.
0,078 г (0,00021 моля) [2-бром-6-(4-нитробензолсульфонил)пиридин-4-ил] метиламина растворяли в смеси 1,5 мл метанола и 1,5 мл диоксана, обрабатывали 0,078 г порошкообразного железа и раствором 0,078 г NH4Cl в 2,5 мл воды и кипятили с обратным холодильником в течение 2 ч. После этого реакционную смесь выливали в смесь этилацетата с водой, фильтровали под пониженным давлением и органическую фазу экстрагировали водой и насыщенным раствором хлорида натрия и сушили над MgSO4. После удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:3. Таким путем в виде желтоватых кристаллов получали 0,063 г (88%) [2-(4-аминобензолсульфонил)-6-бромпиридин-4-ил] метиламина; tпл 158-160oС.
Пример 58
4-(2-бром-6- метилпиридин - 4 -сульфонил)фениламин
1,0 г (0,00458 моля) 2-бром-6-метил-4-нитропиридина и 0,885 г (0,00458 моля) калиевой соли 4-нитротиофенола растворяли в 10 мл 1-метилпирролидона и при 50oС раствор перемешивали в течение 1 ч. В высоком вакууме удаляли растворитель и остаток разделяли между водой и этилацетатом. Объединенные органические фазы промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношениях 1:4 и 1:3, с последующей сушкой в высоком вакууме. Таким путем в виде желтых кристаллов получали 0,945 г (63%) 2-бром-6-метил-4-(4-нитрофенилсульфанил)пиридина; tпл 124-126oС.
0,50 г (0,0015 моля) 2-бром-6-метил-4-(4-нитрофенилсульфанил)пиридина растворяли в 20 мл дихлорметана и обрабатывали 0,865 г (0,0034 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 3 ч. Далее реакционную смесь экстрагировали насыщенным раствором Nа2СО3 и насыщенным раствором хлорида натрия, сушили над MgSO4 и после фильтрования и удаления растворителя хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1: 9. При этом в виде желтоватых кристаллов получали 0,53 г (96%) 2-бром-6-метил-4-(4-нитробензолсульфонил)пиридина; tпл 154-156oС.
0,15 г (0,00042 моля) 2-бром-6-метил-4-(4- нитробензолсульфонил)пиридина растворяли в 10 мл метанола, обрабатывали 0,18 г порошкообразного железа и раствором 0,18 г NH4Cl в 5 мл воды и кипятили с обратным холодильником в течение 1 ч. После этого реакционную смесь выливали в смесь этилацетата с водой, фильтровали под пониженным давлением и органическую фазу экстрагировали водой и насыщенным раствором хлорида натрия и сушили над MgSO4. После удаления растворителя остаток сушили в высоком вакууме. Таким путем в виде желтоватых кристаллов получали 0,134 г (98%) 4-(2-бром-6-метилпиридин-4-сульфонил)фениламина; tпл 189-191oС.
Пример 59
[4-(4-аминобензолсульфонил)-6-метилпиридин-2-ил]метиламин
0,056 г (0,00017 моля) 4-(2-бром-6-метилпиридин-4-сульфонил)фениламина и 1,1 мл 8 М раствора метиламина в этаноле при 120oС перемешивали в течение 24 ч в 5 мл диоксана. После удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:1. Содержавшую продукт фракцию суспендировали в 25 мл диэтилового эфира, обрабатывали на ультразвуковой бане и разбавляли 45 мл гексана. Суспензию фильтровали под пониженным давлением и отфильтрованный материал сушили в высоком вакууме. Таким путем в виде светло-желтых кристаллов получали 0,04 г (84%) [4-(4-аминобензолсульфонил)-6-метилпиридин-2-ил] метиламина; tпл 126-127oС.
Пример 60
[4-(4-аминобензолсульфонил)-6-метилпиридин-2-ил]диметиламин
0,13 г (0,0004 моля) 4-(2-бром-6-метилпиридин-4-сульфонил)фениламина и 5,0 мл 5,6 М раствора метиламина в этаноле при 60oС перемешивали в течение 24 ч в 20 мл диоксана. После удаления растворителей остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:2. Содержавшую продукт фракцию суспендировали в 25 мл диэтилового эфира, обрабатывали на ультразвуковой бане и разбавляли 45 мл гексана. Суспензию фильтровали под пониженным давлением и отфильтрованный материал сушили в высоком вакууме. Таким путем в виде белых кристаллов получали 0,10 г (86%) [4-(4-аминобензолсульфонил)-6-метилпиридин-2-ил]диметиламина; tпл 157-159oС.
Пример 61
4-(3,5- диметилбензолсульфонил)фениламин
0,25 г (0,0014 моля) калиевой соли 3,5-диметилтиофенола растворяли в 5 мл 1-метил-2-пирролидона, обрабатывали 0,19 г (0,00134 моля) 1-фтор-4-нитробензола и добавленной на кончике шпателя порошкообразной Сu и при 160oС перемешивали в течение примерно 5 ч. После этого дистилляцией удаляли растворитель, остаток разделяли в воде/этилацетате, органическую фазу промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:15. Таким путем в виде вязкого желтого масла получали 0,22 г (62%) 1,3-диметил-5-(4-нитрофенилсульфанил)бензола. МС (EI): me/e=259 (C14H13NO2S+).
0,215 г (0,00083 моля) 1,3-диметил-5-(4-нитрофенилсульфанил)бензола растворяли в 25 мл дихлорметана и обрабатывали 0,56 г (0,0018 моля) 55%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 4 ч. Далее реакционную смесь экстрагировали насыщенным раствором Nа2СО3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя в виде бежевых кристаллов получали 0,276 г (100%) 1,3-диметил-5-(4-нитробензолсульфонил)бензола; tпл 179-180oC.
0,27 г (0,0009 моля) 1,3-диметил-5-(4-нитробензолсульфонил)бензола суспендировали в 40 мл этанола, обрабатывали 0,03 г 10%-ного Pd/C и при комнатной температуре перемешивали в атмосфере Н2 под нормальным давлением в течение 2 ч. Далее отфильтровывали катализатор, фильтрат освобождали от растворителя и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 2:1. Таким путем в виде белых кристаллов получали 0,157 г (73%) 4-(3,5-диметилбензолсульфонил)фениламина; tпл 178-179oС.
Пример 62
4-(3,5-диметоксибензолсульфонил)фениламин
0,30 г (0,00144 моля) калиевой соли 3,5-диметокситиофенола растворяли в 5 мл 1-метил-2-пирролидона, обрабатывали 0,21 г (0,00144 моля) 1-фтор-4-нитробензола и добавленной на кончике шпателя порошкообразной Сu и при 160oС перемешивали в течение примерно 3 ч. После этого дистилляцией удаляли растворитель, остаток разделяли в воде/этилацетате, органическую фазу промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:7. Таким путем в виде желтых кристаллов получали 0,255 г (60%) 1,3-диметокси-5-(4-нитрофенилсульфанил)бензола; tпл 63-65oС.
0,245 г (0,00084 моля) 1,3-диметокси-5-(4-нитрофенилсульфанил)бензола растворяли в 20 мл дихлорметана и обрабатывали 0,455 г (0,0018 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 4 ч. Далее реакционную смесь экстрагировали насыщенным раствором Nа2СО3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя в виде белых кристаллов получали 0,22 г (81%) 1,3-диметокси-5-(4-нитрофенилсульфонил)бензола; tпл 150-152oС.
0,22 г (0,00068 моля) 1,3-диметокси-5-(4-нитрофенилсульфонил)бензола суспендировали в смеси 15 мл метанола и 7,5 мл воды, обрабатывали 0,30 г порошкообразного железа и 0,30 г NH4Cl и кипятили с обратным холодильником в течение 1 ч. После охлаждения смесь разбавляли 50 мл метанола, в течение короткого промежутка времени обрабатывали на ультразвуковой бане и фильтровали под пониженным давлением. Отфильтрованный материал промывали большим количеством метанола и фильтрат концентрировали. Остаток суспендировали в воде и обрабатывали на ультразвуковой бане. Осадок, который в результате образовывался, под пониженным давлением отфильтровывали и сушили в высоком вакууме. Таким путем в виде белых кристаллов получали 0,18 г (90%) 4-(3,5-диметоксибензолсульфонил)фениламина; tпл 128-130oС.
Пример 63
4-(3,5-диметоксибензолсульфонил)-2-метилфениламин
0,426 г (0,0021 моля) калиевой соли 3,5-диметокситиофенола растворяли в 7 мл 1-метил-2-пирролидона, обрабатывали 0,317 г (0,0021 моля) 5-фтор-2-нитротолуола и добавленной на кончике шпателя порошкообразной Сu и при 160oС перемешивали в течение примерно 5 ч. После этого реакционную смесь разделяли в воде/диэтиловом эфире, органическую фазу промывали насыщенным раствором хлорида натрия и сушили над MgSO4. После фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1: 9. Таким путем в виде желтого масла получали 0,343 г (55%) 1-(3,5-диметоксифенилсульфанил)-3-метил-4-нитробензола. МС (EI): me/e=305 (С15H15NO4S+).
0,317 г (0,00104 моля) 1-(3,5-диметоксифенилсульфанил)-3-метил-4-нитробензола растворяли в 40 мл дихлорметана и обрабатывали 0,563 г (0,00228 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 1,5 ч. Далее реакционную смесь экстрагировали насыщенным раствором Nа2СО3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:4. Таким путем в виде желтоватых кристаллов получали 0,31 г (87%) 1-(3,5-диметоксифенилсульфонил)-3-метил-4-нитробензола; tпл 125-127oС.
0,29 г (0,00086 моля) 1-(3,5-диметоксифенилсульфонил)-3-метил-4-нитробензола суспендировали в смеси 10 мл метанола и 10 мл воды, обрабатывали 0,30 г порошкообразного железа и 0,30 г NH4Cl и кипятили с обратным холодильником в течение 1,5 ч. После охлаждения смесь разбавляли 50 мл метанола, в течение короткого промежутка времени обрабатывали на ультразвуковой бане и фильтровали под пониженным давлением. Отфильтрованный материал промывали большим количеством метанола и фильтрат концентрировали. Остаток суспендировали в воде и обрабатывали на ультразвуковой бане. Осадок, который в результате образовывался, под пониженным давлением отфильтровывали и хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:1. Таким путем в виде окрашенных в желтый цвет кристаллов получали 0,246 г (92,5%) 4-(3,5- диметоксибензолсульфонил)-2-метилфениламина; tпл 121-123oС.
Пример 64
(3-бензолсульфонил-5-бромфенил)метиламин
28,40 г (0,131 моля) 3-бром-5-нитроанилина растворяли в 250 мл пиридина и обрабатывали 30 мл (0,317 моля) уксусного ангидрида. При комнатной температуре смесь перемешивали в течение 18 ч, а затем при 40oС в течение 2 ч. После этого остаток вываривали в воде и отфильтровывали осадок. Отфильтрованный материал промывали большим количеством воды и при 45oС сушили в высоком вакууме. Таким путем в виде оранжево-желтых кристаллов получали 31,0 г (91,5%) N-(3-бром-5-нитрофенил)ацетамида. МС (ISP): me/e=260, 258 (C8H8BrN2O3 +).
31,0 г (0,1197 моля) N-(3-бром-5-нитрофенил)ацетамида растворяли в 240 мл диметилформамида и по каплям в течение 20 мин добавляли в охлажденную до 5oС суспензию 5,8 г (0,1325 моля) NaH (60%-ный) в 120 мл диметилформамида. После этого смесь перемешивали при комнатной температуре в течение 1 ч, вновь охлаждали до 0-5oС и добавляли в нее 22,30 мл (0,358 моля) МеI. При комнатной температуре смесь перемешивали в течение 18 ч, затем освобождали от растворителя и остаток разделяли между водой и дихлорметаном. Органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле, используя этилацетат/гексан. Таким путем в виде коричневого масла получали 29,0 г (88,7%) N-(3-бром-5-нитрофенил)-N-метилацетамида. МС (EI): me/е=274, 272 (C9H9BrN2O3 +).
4,5 г (0,0165 моля) N-(3-бром-5-нитрофенил)-N-метилацетамида растворяли в 75 мл этанола, обрабатывали с одновременным охлаждением раствором 15,0 г (0,0665 моля) SnCl2•2H2O в 30 мл 37%-ной НСl и при комнатной температуре перемешивали в течение 18 ч. Далее удаляли растворитель, насыщенным раствором NаНСО3 значение рН остатка доводили до 8, экстрагировали этилацетатом и насыщенным раствором хлорида натрия и органическую фазу сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле этилацетатом/гексаном в соотношениях 1:2, 1:1 и, наконец, 2:1. Таким путем в виде светло-коричневых кристаллов получали 2,35 г (59%) N-(3-амино-5-бромфенил)-N-метилацетамида. МС (EI): me/e=244, 242 (C9H11BrN2O+).
0,243 г (0,001 моля) N-(3-амино-5-бромфенил)-N-метилацетамида суспендировали в 5 мл воды, обрабатывали 0,2 мл (0,002 моля) 37%-ной НСl и охлаждали до 0oС. В смесь добавляли раствор 0,069 г (0,001 моля) NaNO2 в 1 мл воды, при 0oС смесь перемешивали в течение 5 мин, а затем при комнатной температуре в течение 10 мин и, наконец, обрабатывали суспензией 0,35 г (0,0025 моля) натриевой соли тиофенола. В течение 10 мин реакционную смесь обрабатывали на ультразвуковой бане с последующим разделением в воде/этилацетате. Органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и освобождали от растворителя. Остаток выдерживали при 120-130oС в течение 20 мин, растворяли в этилацетате и хроматографировали на силикагеле с использованием этилацетата/гексана в соотношениях 1:9 и 1:2. Таким путем в виде желтого масла получали 0,085 г (21%) N-(3-бром-5-фенилсульфанилфенил)-N-метилацетамида. МС (EI): me/e=337, 335 (C15H14BrNOS+).
0,13 г (0,0004 моля) N-(3-бром-5-фенилсульфанилфенил)-N-метилацетамида растворяли в 8 мл дихлорметана и обрабатывали 0,21 г (0,0018 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 1 ч. Далее реакционную смесь экстрагировали насыщенным раствором Na2CO3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношениях 1:2 и 1:1. Таким путем в виде белых кристаллов получали 0,105 г (80%) N-(3-бензолсульфонил-5-бромфенил)-N-метилацетамида; tпл 147-148oС.
0,10 г (0,000275 моля) N-(3-бензолсульфонил-5-бромфеннил)-N-метилацетамида растворяли в смеси 5,5 мл диоксана с 5,5 мл 1 н. NaOH и кипятили с обратным холодильником в течение 1 ч. После этого органический растворитель отгоняли, добавлением 1 н. НСl реакцию остатка доводили до нейтральной и экстрагировали этилацетатом. Органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1: 2. Таким путем в виде бледно-желтого твердого вещества получали 0,86 г (96%) (3-бензолсульфонил-5-бромфенил)метиламина; tпл 143-145oС.
Пример 65
[3-(4-аминобензолсульфонил)фенил] метиламин
0,265 г (0,00657 моля) NaH (60%-ный) суспендировали в 10 мл диметилформамида и обрабатывали с одновременным охлаждением льдом раствором 1,72 г (0,06 моля) N-[3-(4-нитрофенилсульфанил)фенил] ацетамида в 20 мл диметилформамида. По истечении нескольких минут смесь оставляли нагреваться до комнатной температуры и перемешивали в течение 1 ч. Далее медленно добавляли 1,1 мл (0,0179 моля) МеI. Смесь перемешивали при комнатной температуре в течение 18 ч, после этого удаляли растворитель и остаток разделяли между водой и этилацетатом. Органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4 и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:1. Таким путем в виде желтых кристаллов получали 1,51 г (83%) N-метил-N-[3-(4-нитрофенилсульфанил)фенил]ацетамида; tпл 66-68oС.
1,51 г (0,0050 моля) N-метил-N-[3-(4-нитрофенилсульфанил)фенил]ацетамида растворяли в 40 мл дихлорметана и обрабатывали 2,70 г (0,011 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 2 ч. Далее реакционную смесь экстрагировали насыщенным раствором Na2CO3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:1. Таким путем в виде белых кристаллов получали 1,50 г (90%) N-метил-N- [3-(4-нитробензолсульфонил)фенил]ацетамида; tпл 194-195oС.
1,50 г (0,00448 моля) N-метил-N-[3-(4-нитробензолсульфонил)фенил]ацетамида суспендировали в 150 мл этанола, обрабатывали 0,15 г 10%-ного Pd/C и при комнатной температуре перемешивали в атмосфере Н2 под нормальным давлением в течение 2 ч. Далее отфильтровывали катализатор, фильтрат освобождали от растворителя и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 2:1. Таким путем в виде белых кристаллов получали 1,19 г (87%) N-[3-(4- аминобензолсульфонил)фенил]-N-метилацетамида; tпл 178-180oС.
1,19 г (0,0039 моля) N-[3-(4-аминобензолсульфонил)фенил]-N-метилацетамида растворяли в смеси 70 мл диоксана с 70 мл 1 н. NaOH и кипятили с обратным холодильником в течение 5 ч. После этого органический растворитель отгоняли, добавлением 1 н. НСl реакцию остатка доводили до нейтральной и экстрагировали этилацетатом. Органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:1. Из содержавших продукт фракций удаляли растворитель и остаток перекристаллизовывали из этилацетата/диэтилового эфира. Таким путем в виде желтых кристаллов получали 0,63 г (62%) [3-(4-аминобензолсульфонил) фенил] метиламина; tпл 125-126oС.
Пример 66
[3-(4-аминобензолсульфонил)-5-бромфенил]метиламин
0,243 г (0,001 моля) N-(3-амино-5-бромфенил)-N-метилацетамида суспендировали в 5 мл воды и обрабатывали 0,2 мл (0,002 моля) 37%-ной НСl и охлаждали до 0oС. В смесь добавляли раствор 0,069 г (0,001 моля) NaNO2 в 1 мл воды, при 0oС смесь перемешивали в течение 5 мин, затем при комнатной температуре в течение 10 мин и, наконец, обрабатывали раствором 0,25 г (0,0015 моля) натриевой соли бензолсульфиновой кислоты в 5 мл воды. В течение 10 мин реакционную смесь обрабатывали на ультразвуковой бане с последующим разделением в воде/этилацетате. Органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и освобождали от растворителя. Остаток хроматографировали на силикагеле с использованием 1%-ного МеОН в дихлорметане. Таким путем в виде коричневого масла получали 0,23 г (58%) N-{ 3-[2-(фенилсульфонил)диазенил] -5-бромфенил} -N- метилацетамида. МС (ISN): me/e=456, 454 (С15Н14ВгN3О3S-+NaOAc).
0,22 г (0,00055 моля) N-{3-[2-(фенилсульфонил)диазенил]-5-бромфенил}-N-метилацетамида растворяли в 15 мл диметилсульфоксида, обрабатывали 0,185 г (0,000825 моля) калиевой соли 4-нитротиофенола и при 40oС перемешивали в течение 18 ч. Реакционную смесь выливали в 300 мл воды, экстрагировали диэтиловым эфиром, органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и фильтрат освобождали от растворителя. Остаток хроматографировали на силикагеле с использованием 1%-ного МеОН в дихлорметане. Таким путем в виде желтого масла получали 0,217 г (100%) N-[3-бром-5- (4 -нитрофенилсульфанил)фенил] -N-метилацетамида. МС (EI): me/e=382, 380 (С15H13ВrN2О3S+).
0,064 г (0,00016 моля) N-[3-бром-5-(4-нитрофенилсульфанил)фенил] -N- метилацетамида растворяли в 20 мл дихлорметана и обрабатывали 0,09 г (0,00035 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 3 ч. Далее реакционную смесь экстрагировали насыщенным раствором Na2CO3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:1. Таким путем в виде бесцветного аморфного твердого вещества получали 0,04 г (61%) N-[3-бром-5- (4-нитробензолсульфонил)фенил]-N-метилацетамида. МС (EI): me/e=414, 412 (C15H13BrN2O5S+).
0,04 г (0,00009 моля) N-[3-бром-5-(4-нитробензолсульфонил)фенил]-N-метилацетамида растворяли в 5 мл этанола, обрабатывали с одновременным охлаждением раствором 0,085 г (0,00045 моля) SnCl2•2H2O в 0,34 мл 37%-ной НСl и при комнатной температуре перемешивали в течение 18 ч. Далее удаляли растворитель и добавлением насыщенного раствора NaHCO3 значение рН остатка доводили до 8. Водную фазу экстрагировали этилацетатом, а органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и освобождали от растворителя. Таким путем в виде светло-желтого масла получали 0,021 г (61%) N-[3-бром-5-(4-аминобензолсульфонил)фенил]-N-метилацетамида. МС (ISN): me/e=443, 441 (C15H15BrN2O3S-+NaOAc).
0,021 г (0,000054 моля) N-[3-бром-5-(4-аминобензолсульфонил)фенил]-N-метилацетамида растворяли в смеси 10 мл диоксана с 10 мл 1 н. NaOH и кипятили с обратным холодильником в течение 2 ч. После этого органический растворитель отгоняли, добавлением 1 н. НСl реакцию остатка доводили до нейтральной и экстрагировали этилацетатом. Органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:2. Таким путем в виде желтых кристаллов получали 0,01 г (54%) [3-(4-аминобензолсульфонил)-5-бромфенил]метиламина. МС (ISP): mе/е=343, 341 (C13H14BrN2O2S+).
Пример 67
[3-(4-аминофенилсульфонил)-5- бромфенил]диметиламин
0,79 г (0,002 моля) N-[3-бром-5-(4-нитрофенилсульфанил)фенил]-N-метилацетамида растворяли в смеси 10 мл диоксана с 10 мл 1 н. NaOH и кипятили с обратным холодильником в течение 2 ч. После этого органический растворитель отгоняли, добавлением 1 н. НСl реакцию остатка доводили до нейтральной и экстрагировали этилацетатом. Органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали, концентрировали и сушили. Таким путем в виде красных кристаллов получали 0,723 г (100%) [3-бром-5-(4-нитрофенилсульфанил)фенил] метиламина; tпл 96-98oС.
0,34 г (0,001 моля) [3-бром-5-(4-нитрофенилсульфанил)фенил]метиламина растворяли в 10 мл ацетонитрила, обрабатывали 1,52 мл (0,020 моля) формальдегида, 0,74 г (0,010 моля) NaBH3CN и 1,76 мл уксусной кислоты и при комнатной температуре перемешивали в течение 1 ч. После этого удаляли растворитель, остаток разделяли в этилацетате/воде и органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:19. Таким путем в виде желтых кристаллов получали 0,35 г (99%) [3-бром-5-(4-нитрофенилсульфанил) фенил]диметиламина; tпл 102-104oС.
0,33 г (0,00093 моля) [3-бром-5-(4-нитрофенилсульфанил)фенил]диметиламина растворяли в 35 мл дихлорметана и обрабатывали 1,1 г (0,0041 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 4 ч. Далее реакционную смесь экстрагировали насыщенным раствором Nа2СО3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:9. Таким путем в виде желтых кристаллов получали 0,06 г (17%) [3-бром-5- (4-нитробензолсульфонил)фенил]диметиламина; tпл 166-168oС.
0,04 г (0,0001 моля) [3-бром-5-(4-нитробензолсульфонил)фенил]диметиламина растворяли в смеси 5 мл МеОН с 5 мл диоксана, обрабатывали 0,04 г порошкообразного железа и раствором 0,04 г NH4Cl в 10 мл воды и кипятили с обратным холодильником в течение 1,5 ч. После этого растворители удаляли и остаток три раза обрабатывали смесью МеОН с дихлорметаном в соотношении 1:1, причем каждый раз суспензию фильтровали под пониженным давлением и фильтровальный пирог вываривали в указанной смеси растворителей. Объединенные фильтраты концентрировали и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1: 2. Таким путем в виде белых кристаллов получали 0,036 г (97,5%) [3-(4-аминофенилсульфонил)-5-бромфенил] диметиламина; tпл 205-207oС.
Пример 68
[3-(4-аминобензолсульфонил)-5-бромфенил]этилметиламин
0,34 г (0,001 моля) [3-бром-5-(4-нитрофенилсульфанил)фенил]метиламина растворяли в 10 мл ацетонитрила, обрабатывали 1,4 мл (0,025 моля) ацетальдегида, 0,74 г (0,010 моля) NaBH3CN и 1,76 мл уксусной кислоты и при комнатной температуре перемешивали в течение 1 ч. После этого удаляли растворитель, остаток разделяли в этилацетате/воде и органическую фазу промывали насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:19. Таким путем в виде оранжево-красного масла получали 0,33 г (93%) [3-бром-5-(4-нитрофенилсульфанил)фенил] этилметиламина. МС (EI): me/e=368, 366 (С15Н15ВrN3О3S+).
0,33 г (0,00091 моля) [3-бром-5-(4-нитрофенилсульфанил)фенил]этилметиламина растворяли в 35 мл дихлорметана и обрабатывали 0,49 г (0,002 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 2 ч. Далее реакционную смесь экстрагировали насыщенным раствором Na2CO3 и насыщенным раствором хлорида натрия. После сушки над MgSO4, фильтрования и удаления растворителя в виде коричневатого аморфного остатка получали 0,47 г смеси сульфона и сульфон-N-оксида, которую в том же виде использовали на следующей стадии.
0,47 г упомянутого аморфного остатка растворяли в смеси 7 мл диоксана с 7 мл метанола, обрабатывали 0,47 г порошкообразного железа и раствором 0,47 г NH4Cl в 12 мл воды и кипятили с обратным холодильником в течение 1,5 ч. После этого растворители удаляли и остаток три раза обрабатывали смесью МеОН с дихлорметаном в соотношении 1:1, причем каждый раз суспензию фильтровали под пониженным давлением и фильтровальный пирог вываривали в указанной смеси растворителей. Объединенные фильтраты концентрировали и остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1: 4 и затем 1: 3. Таким путем в виде окрашенных в оранжевый цвет кристаллов получали 0,061 г (18,4%) [3-(4- аминофенилсульфонил)-5-бромфенил]этилметиламина; tпл 162-164oС.
Пример 69
4- (4-аминобензолсульфонил) -6-бромпиридин-2-карбонитрил
0,44 г (0,002 моля) 2-бром-6-метил-4-нитропиридина растворяли в 2,2 мл концентрированной серной кислоты, обрабатывали 0,84 г (0,0084 моля) CrO3 и при комнатной температуре перемешивали в течение 18 ч. Далее смесь выливали в смесь воды со льдом, осадок, который при этом образовывался, под пониженным давлением отфильтровывали, промывали большим количеством воды и сушили в высоком вакууме. Таким путем в виде бежевых кристаллов получали 0,35 г (70%) 6-бром-4-нитропиридин-2-карбоновой кислоты; tпл 172-173oС.
1,3 г (0,00526 моля) 6-бром-4-нитропиридин-2-карбоновой кислоты растворяли в 10 мл диметилформамида, при 5oС обрабатывали 0,94 г (0,0058 моля) 1,1-карбонилдиимидазола с последующим перемешиванием при комнатной температуре в течение 3 ч. Затем в смесь добавляли 40 мл 25%-ного NH4OH в воде и при комнатной температуре смесь перемешивали в течение 1 ч. Реакционную смесь разделяли между водой и дихлорметаном и органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4 и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:1. Таким путем в виде белых кристаллов получали 1,1 г (85%) 6-бром-4-нитропиридин-2-карбоксамида; tпл 179-180oС.
0,25 г (0,001 моля) 6-бром-4-нитропиридин-2-карбоксамида растворяли в 5 мл диметилформамида, обрабатывали 0,19 г (0,001 моля) калиевой соли 4-нитротиофенола и при комнатной температуре раствор перемешивали в течение 18 ч. Реакционную смесь разделяли между водой и этилацетатом и органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4 и концентрировали в вакууме. Остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:1. При этом в виде желтоватых кристаллов получали 0,31 г (86%) 6-бром-4-(4-нитрофенилсульфанил)пиридин-2-карбоксамида; tпл 192-194oС (с разложением).
0,28 г (0,0008 моля) 6-бром-4-(4-нитрофенилсульфанил)пиридин-2-карбоксамида растворяли в 35 мл дихлорметана и обрабатывали 1,3 г (0,0053 моля) 70%-ной мета-хлорпербензойной кислоты. При комнатной температуре смесь перемешивали в течение 2 ч. Далее реакционную смесь растворяли в насыщенном растворе Nа2СО3 и органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и фильтрат концентрировали. Остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:1. При этом в виде белых кристаллов получали 0,29 г (94%) 6-бром-4-(4-нитробензолсульфонил)пиридин-2-карбоксамида; tпл 246-248oС (с разложением).
1,76 г (0,0044 моля) 6-бром-4-(4-нитробензолсульфонил)пиридин-2-карбоксамида суспендировали в 11 мл диоксана/ТГФ в соотношении 1:1, обрабатывали 1,34 мл (0,0096 моля) триэтиламина и охлаждали до 0oС. В эту суспензию медленно, по каплям добавляли 0,69 мл (0,00496 моля) трифторуксусного ангидрида, смеси давали нагреться до комнатной температуры и перемешивали в течение 1 ч. Реакционную смесь разделяли между этилацетатом и водой и органическую фазу промывали водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и фильтрат концентрировали. Остаток хроматографировали на силикагеле, используя этилацетат/гексан в соотношении 1:4. При этом в виде желтоватых кристаллов получали 1,40 г (87%) 6-бром-4-(4-нитробензолсульфонил)пиридин-2-карбонитрила; tпл 158-160oС.
0,184 г (0,0005 моля) 6-бром-4-(4-нитробензолсульфонил)пиридин-2-карбонитрила растворяли в 10 мл метанола/диоксана, обрабатывали 0,37 г порошкообразного железа и раствором 0,37 г NH4Cl в 10 мл воды и кипятили с обратным холодильником в течение 2 ч. Далее реакционную смесь фильтровали и фильтровальный пирог промывали метанолом и этилацетатом. Фильтрат концентрировали и остаток растворяли в этилацетате, промывали насыщенным раствором NaHCO3, водой и насыщенным раствором хлорида натрия, сушили над MgSO4, фильтровали и концентрировали. Остаток хроматографировали на силикагеле с использованием этилацетата/гексана в соотношении 1:4. Таким путем в виде желтых кристаллов получали 0,13 г (75%) 4-(4-аминобензолсульфонил)-6-бромпиридин-2-карбонитрила; tпл 186-188oС.
Ниже представлен пример фармацевтической композиции, иллюстрирующий настоящее изобретение.
Препарат в форме таблетки (мокрая грануляция) (см. таблицу).
Метод изготовления
Компоненты 1, 2, 3 и 4 смешивают и гранулируют с помощью очищенной воды.
Компоненты 1, 2, 3 и 4 смешивают и гранулируют с помощью очищенной воды.
Гранулят сушат при 50oС.
Гранулят пропускают через пригодное для этой цели измельчающее оборудование.
Добавляют компонент 5, перемешивают в течение трех минут и прессуют в соответствующем прессе.
Claims (11)
1. Бензолсульфоновые производные общей формулы
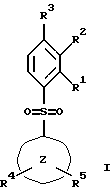
где R1 обозначает водород;
R2 обозначает водород, трифторметил или (низш.)алкил;
R3 обозначает водород или аминогруппу или же R1 и R2 или R3 и R2 вместе обозначают группу -СН=СН-СН=СН-;
Z обозначает пиримидин-4-ил, пиридин-4-ил, пиридин-2-ил или фенил;
R4, R5 каждый независимо друг от друга обозначает водород, (низш.)алкил, трифторметил, галоген, (низш.)алкоксил, нитрил, амино-, (низш.)алкил-амино-, ди(низш. )алкиламиногруппу, пиперазинил, морфолинил, пирролидинил, винил, С3-С6циклоалкил, С3-С6циклоалкенил, третбутилэтинил, гидроксиалкилэтинил, фенилэтинил, нафтил, тиофенил или фенил, который может быть замещен галогеном, (низш. )алкоксилом, (низш.)алкилом, трифторметилом или нитрогруппой, или обозначает группу -NH(CH2)nNR6R7, -N(CH3)(CH2)nNR6R7, -NH(CH2)n-морфолин-4-ил или -NH(CH2)nOH;
n обозначает число 2-4;
R6 и R7 каждый независимо друг от друга обозначает водород или (низш. )алкил,
при условии, что когда Z обозначает пиримидин-4-ил, значения R4 отличны от значений R5, когда Z обозначает пиридин-2-ил, R5 не обозначает (низш. )алкил и когда Z обозначает фенил, значения R4 и одного из R1-R3 отличны от водорода,
и их фармацевтически приемлемые соли.
2. Соединение по п.1, соответствующее формуле
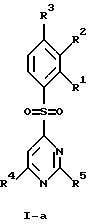
где R1-R5 имеют значения, указанные в п.1, при условии, что значения R4 отличны от значений R5.
где R1-R5 имеют значения, указанные в п.1, при условии, что значения R4 отличны от значений R5.
3. Соединение по п. 2, которое представляет собой [4-(4-аминобензолсульфонил)-6-бромпиримидин-2-ил] метиламин.
4. Соединение по п.1, соответствующее формуле
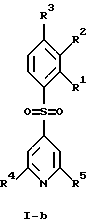
где R1-R5 имеют значения, указанные в п.1.
где R1-R5 имеют значения, указанные в п.1.
5. Соединение по п.4, которое представляет собой
[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] метиламин,
[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил]диметиламин,
4-(2-хлор-6-пирролидин-1-илпиридин-4-сульфонил) фениламин,
4-(2-бром-6-пирролидин-1-илпиридин-4-сульфонил) фениламин,
4-(2-иод-6-пирролидин-1-илпиридин-4-сульфонил)фениламин,
4-(2-бром-6-пиперазин-1-илпиридин-4-сульфонил) фениламин,
4-(2-фенил-6-пирролидин-1-илпиридин-4-сульфонил)фениламин,
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N', N'-диметилэтан-1,2-диамин,
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N, N', N'-триметилэтан-1,2-диамин,
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N',N'-диметилпропан-1,3 -диамин,
N-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил] -N', N'-диэтилпропан-1,3-диамин,
N1-[4-(4-аминобензолсульфонил)-6-бромпиридин-2-ил]-бутан-1,4-диамин или
1-[6-бром-4-(3-трифторметилбензолсульфонил)пиридин-2-ил]пиперазин.
6. Соединение по п.1, соответствующее формуле
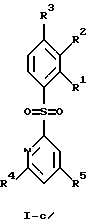
где R1-R5 имеют значения, указанные в п.1, при условии, что значения R5 не обозначает (низш.)алкил.
где R1-R5 имеют значения, указанные в п.1, при условии, что значения R5 не обозначает (низш.)алкил.
7. Соединение по п. 6, которое представляет собой [2-(4-амино-бензолсульфонил)-6-бромпиридин-4-ил] метиламин.
8. Соединение по п.1, соответствующее формуле
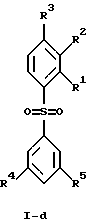
где R1-R5 имеют значения, указанные в п.1, при условии, что значения R4 и одного из R1-R3 отличны от водорода.
где R1-R5 имеют значения, указанные в п.1, при условии, что значения R4 и одного из R1-R3 отличны от водорода.
9. Соединение по п.8, которое представляет собой
4-(3,5-диметоксибензолсульфонил)фениламин,
[3-(4-аминобензолсульфонил)-5-бромфенил]метиламин,
[3-(4-аминофенилсульфонил)-5-бромфенил]диметиламин,
[3-(4-аминобензолсульфонил)-5-бромфенил]этилметиламин,
4-(3,5-диметоксибензолсульфонил)-2-метилфениламин,
N-[3-(4-аминобензолсульфонил)-5-бромфенил]-N'-метилпропан-1,3-диамин и
3-[3-(4-аминобензолсульфонил)-5-бромфениламино]пропан-1-ол.
10. Соединения по любому пп.1-9, а также их фармацевтически приемлемые соли, обладающие сродством к рецепторам 5НТ-6.
11. Лекарственное средство, обладающее сродством к рецепторам 5НТ-6, отличающееся тем, что оно включает соединение по любому из пп.1-9 и терапевтически инертный носитель.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP98100690 | 1998-01-16 | ||
| EP98100690.1 | 1998-01-16 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| RU99101350A RU99101350A (ru) | 2000-11-20 |
| RU2201922C2 true RU2201922C2 (ru) | 2003-04-10 |
Family
ID=8231273
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| RU99101350/04A RU2201922C2 (ru) | 1998-01-16 | 1999-01-15 | Бензолсульфоновые производные и лекарственное средство |
Country Status (33)
| Country | Link |
|---|---|
| US (1) | US5990105A (ru) |
| EP (1) | EP0930302B1 (ru) |
| JP (1) | JP3249092B2 (ru) |
| KR (1) | KR100319250B1 (ru) |
| CN (1) | CN1148356C (ru) |
| AR (1) | AR014313A1 (ru) |
| AT (1) | ATE236136T1 (ru) |
| AU (1) | AU757841B2 (ru) |
| BR (1) | BR9900065A (ru) |
| CA (1) | CA2258454A1 (ru) |
| CO (1) | CO5090847A1 (ru) |
| CZ (1) | CZ12099A3 (ru) |
| DE (1) | DE69906397T2 (ru) |
| DK (1) | DK0930302T3 (ru) |
| ES (1) | ES2193607T3 (ru) |
| HR (1) | HRP990011B1 (ru) |
| HU (1) | HUP9900120A3 (ru) |
| ID (1) | ID23234A (ru) |
| IL (1) | IL128027A (ru) |
| MA (1) | MA26599A1 (ru) |
| MY (1) | MY121778A (ru) |
| NO (1) | NO312065B1 (ru) |
| NZ (1) | NZ333706A (ru) |
| PE (1) | PE20000170A1 (ru) |
| PL (1) | PL194735B1 (ru) |
| PT (1) | PT930302E (ru) |
| RU (1) | RU2201922C2 (ru) |
| SG (1) | SG71898A1 (ru) |
| SI (1) | SI0930302T1 (ru) |
| TR (1) | TR199900090A3 (ru) |
| TW (1) | TW553938B (ru) |
| YU (1) | YU1199A (ru) |
| ZA (1) | ZA99254B (ru) |
Cited By (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| RU2424229C2 (ru) * | 2005-10-06 | 2011-07-20 | Астразенека Аб | Производные бифенилоксиуксусной кислоты, их применение для изготовления лекарственного средства и промежуточные соединения |
| RU2730505C2 (ru) * | 2015-08-07 | 2020-08-24 | Элиас Сет Йенё АРНЕР | Пиридины и их применение в лечении рака |
| US11028067B2 (en) | 2017-02-07 | 2021-06-08 | Oblique Therapeutics Ab | Heteroarylsulfonyl-substituted pyridines and their use in the treatment of cancer |
| US11161815B2 (en) | 2017-02-07 | 2021-11-02 | Oblique Therapeutics Ab | Hydrocarbylsulfonyl-substituted pyridines and their use in the treatment of cancer |
| US11168069B2 (en) | 2017-02-07 | 2021-11-09 | Oblique Therapeutics Ab | Heterocyclylsulfonyl-substituted pyridines and their use in the treatment of cancer |
| US11208384B2 (en) | 2017-02-07 | 2021-12-28 | Oblique Therapeutics Ab | Sulfinylpyridines and their use in the treatment of cancer |
Families Citing this family (30)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7030109B2 (en) | 1999-07-19 | 2006-04-18 | Pharmacia & Upjohn Company | 1,2,3,4,5,6-Hexahydroazepino[4,5-b]indoles containing arylsulfones at the 9-position |
| MY122278A (en) | 1999-07-19 | 2006-04-29 | Upjohn Co | 1,2,3,4,5,6-hexahydroazepino[4,5-b]indoles containing arylsulfones at the 9-position |
| DE19956791A1 (de) * | 1999-11-25 | 2001-05-31 | Merck Patent Gmbh | Neue Sulfonyloxazolamine |
| EP1343756A2 (en) * | 2000-11-02 | 2003-09-17 | Wyeth | 1-aryl- or 1-alkylsulfonyl-heterocyclylbenzazoles as 5-hydroxytryptamine-6 ligands |
| US7034029B2 (en) * | 2000-11-02 | 2006-04-25 | Wyeth | 1-aryl- or 1-alkylsulfonyl-heterocyclylbenzazoles as 5-hydroxytryptamine-6 ligands |
| RU2268884C2 (ru) | 2001-08-10 | 2006-01-27 | Ф.Хоффманн-Ля Рош Аг | Арилсульфонильные производные, обладающие сродством к рецептору 5-ht6, и способ их получения |
| EP1434578A1 (en) * | 2001-10-09 | 2004-07-07 | PHARMACIA & UPJOHN COMPANY | Arylsulphonyl-substituted tetrahydro- and hexahydro-carbazoles as 5-ht-6 receptor ligands |
| AR039127A1 (es) * | 2002-03-27 | 2005-02-09 | Glaxo Group Ltd | Compuesto de quinolina, procedimiento para su preparacion, composicion farmaceutica que lo comprende y uso del mismo para la fabricacion de un medicamento |
| US6875771B2 (en) | 2002-07-26 | 2005-04-05 | Bristol-Myers Squibb Company | Pyridopyrimidine derivatives as 5-HT6 antagonists |
| DK2316831T3 (da) * | 2002-11-21 | 2013-06-10 | Novartis Ag | 2-(Morpholin-4-yl)pyrimidiner som phosphotidylinositol (PI)-3-kinaseinhibitorer samt deres anvendelse ved behandling af cancer |
| GB0305575D0 (en) | 2003-03-11 | 2003-04-16 | Glaxo Group Ltd | Novel compounds |
| GB0419192D0 (en) * | 2004-08-27 | 2004-09-29 | Merck Sharp & Dohme | Therapeutic agents |
| CN101119965B (zh) * | 2004-12-21 | 2012-09-26 | 弗·哈夫曼-拉罗切有限公司 | 萘满和茚满衍生物及其用途 |
| EP1877381A1 (en) * | 2005-05-04 | 2008-01-16 | Vertex Pharmaceuticals Incorporated | Pyridines useful as modulators of ion channels |
| JO2660B1 (en) | 2006-01-20 | 2012-06-17 | نوفارتيس ايه جي | Pi-3 inhibitors and methods of use |
| MY150647A (en) | 2006-06-16 | 2014-02-14 | Lundbeck & Co As H | 1-[2-(2,4-dimethylphenylsulfanyl)-phenyl] piperazine as a compound with combined serotonin reuptake, 5-ht3 and 5-ht1a activity for the treatment of cognitive impairment |
| MX2009004947A (es) * | 2006-11-09 | 2009-05-19 | Hoffmann La Roche | Arilsulfonil-pirrolidinas como inhibidores 5-hidroxitriptaminas6 (5-ht6). |
| CA2675558A1 (en) * | 2007-02-06 | 2008-08-14 | Novartis Ag | Pi 3-kinase inhibitors and methods of their use |
| CA2703157C (en) * | 2007-10-26 | 2013-02-05 | Suven Life Sciences Limited | Amino arylsulfonamide compounds and their use as 5-ht6 ligands |
| US20110034565A1 (en) | 2008-04-18 | 2011-02-10 | University College Dublin, National University Of Ireland, Dublin | Psycho-pharmaceuticals |
| UA100192C2 (en) | 2008-11-11 | 2012-11-26 | УАЙТ ЭлЭлСи | 1-(arylsulfonyl)-4-(piperazin-1-yl)-1h-benzimidazoles as 5-hydroxytryptamine-6 ligands |
| RU2443697C1 (ru) | 2010-12-21 | 2012-02-27 | Александр Васильевич Иващенко | Замещенные метил-амины, антагонисты серотониновых 5-ht6 рецепторов, способы получения и применения |
| MX342326B (es) | 2011-09-27 | 2016-09-26 | Novartis Ag | 3-pirimidin-4-il-oxazolidin-2-onas como inhibidoras de idh mutante. |
| UY34632A (es) | 2012-02-24 | 2013-05-31 | Novartis Ag | Compuestos de oxazolidin- 2- ona y usos de los mismos |
| US9296733B2 (en) | 2012-11-12 | 2016-03-29 | Novartis Ag | Oxazolidin-2-one-pyrimidine derivative and use thereof for the treatment of conditions, diseases and disorders dependent upon PI3 kinases |
| MX363843B (es) | 2013-01-18 | 2019-04-05 | Cardioxyl Pharmaceuticals Inc | Composiciones farmaceuticas que comprenden donadores de nitroxilo. |
| CA2903979A1 (en) | 2013-03-14 | 2014-09-18 | Novartis Ag | 3-pyrimidin-4-yl-oxazolidin-2-ones as inhibitors of mutant idh |
| CN104725295B (zh) | 2013-12-20 | 2019-05-24 | 广东东阳光药业有限公司 | 芳杂环类衍生物及其在药物上的应用 |
| CR20200464A (es) | 2018-03-08 | 2021-04-14 | Incyte Corp | Compuestos diólicos de aminopirazina como inhibidores de pi3k-y |
| WO2020010003A1 (en) | 2018-07-02 | 2020-01-09 | Incyte Corporation | AMINOPYRAZINE DERIVATIVES AS PI3K-γ INHIBITORS |
Citations (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0466096A1 (en) * | 1990-07-12 | 1992-01-15 | Jujo Paper Co., Ltd. | Derivatives of 4-hydroxyphenylsulfone |
| EP0524781A1 (en) * | 1991-07-25 | 1993-01-27 | Zeneca Limited | Therapeutic amides |
| RU2054427C1 (ru) * | 1991-01-24 | 1996-02-20 | Исихара Сангио Кайся, Лтд | Замещенные производные пиридинсульфонамида, гербицидная композиция, производные пиридинсульфонамида |
Family Cites Families (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS55151560A (en) * | 1979-05-14 | 1980-11-26 | Ishihara Sangyo Kaisha Ltd | Pyridylthioaniline compound |
| JPS60185764A (ja) * | 1984-03-05 | 1985-09-21 | Wako Pure Chem Ind Ltd | ピリジン誘導体の新規な製造法 |
| US5389291A (en) * | 1990-11-27 | 1995-02-14 | Merck Patent Gesellschaft Mit Beschrankter Haftung | 3,6-disubstituted 2-halopyridines |
| JPH06127956A (ja) * | 1992-10-16 | 1994-05-10 | Copal Co Ltd | ガラスレンズの成形装置 |
| JP3907721B2 (ja) * | 1995-08-23 | 2007-04-18 | 株式会社クラレ | 2−アラルキルオキシピリジン類の製造法 |
| JP3907722B2 (ja) * | 1995-08-23 | 2007-04-18 | 株式会社クラレ | 2−ヒドロキシピリジン類および/または2(1h)−ピリドン類の製造法 |
| EP0894791A4 (en) * | 1996-03-29 | 2001-07-11 | Ube Industries | PYRIMIDINE COMPOUNDS, METHOD FOR THEIR PRODUCTION AND BACTERICIDES FOR AGRICULTURE AND Horticulture |
| JP3814885B2 (ja) * | 1996-09-03 | 2006-08-30 | 宇部興産株式会社 | 2−シアノピリミジン誘導体、その製造法及び農園芸用の殺菌剤 |
| WO1998054139A1 (de) * | 1997-05-30 | 1998-12-03 | Basf Aktiengesellschaft | Verfahren zur herstellung substituierter thiopyridine |
| KR100396431B1 (ko) * | 1998-01-26 | 2003-09-02 | 가부시키가이샤 구라레 | 2-술포닐피리딘 유도체 및 2-[((2-피리딜)메틸)티오]-1h-벤즈이 |
-
1999
- 1999-01-08 DK DK99100149T patent/DK0930302T3/da active
- 1999-01-08 SI SI9930252T patent/SI0930302T1/xx unknown
- 1999-01-08 ES ES99100149T patent/ES2193607T3/es not_active Expired - Lifetime
- 1999-01-08 DE DE69906397T patent/DE69906397T2/de not_active Expired - Fee Related
- 1999-01-08 PT PT99100149T patent/PT930302E/pt unknown
- 1999-01-08 EP EP99100149A patent/EP0930302B1/en not_active Expired - Lifetime
- 1999-01-08 AT AT99100149T patent/ATE236136T1/de not_active IP Right Cessation
- 1999-01-12 PE PE1999000027A patent/PE20000170A1/es not_active Application Discontinuation
- 1999-01-12 NZ NZ333706A patent/NZ333706A/xx unknown
- 1999-01-13 IL IL12802799A patent/IL128027A/en unknown
- 1999-01-13 SG SG1999000077A patent/SG71898A1/en unknown
- 1999-01-13 TW TW088100465A patent/TW553938B/zh not_active IP Right Cessation
- 1999-01-13 HR HR98100690.1 patent/HRP990011B1/xx not_active IP Right Cessation
- 1999-01-13 KR KR1019990000667A patent/KR100319250B1/ko not_active Expired - Fee Related
- 1999-01-13 CA CA002258454A patent/CA2258454A1/en not_active Abandoned
- 1999-01-13 YU YU1199A patent/YU1199A/sh unknown
- 1999-01-14 MY MYPI99000139A patent/MY121778A/en unknown
- 1999-01-14 JP JP00741099A patent/JP3249092B2/ja not_active Expired - Fee Related
- 1999-01-14 ZA ZA9900254A patent/ZA99254B/xx unknown
- 1999-01-14 TR TR1999/00090A patent/TR199900090A3/tr unknown
- 1999-01-14 PL PL330841A patent/PL194735B1/pl not_active IP Right Cessation
- 1999-01-14 BR BR9900065-2A patent/BR9900065A/pt not_active Application Discontinuation
- 1999-01-14 CZ CZ99120A patent/CZ12099A3/cs unknown
- 1999-01-14 CO CO99001735A patent/CO5090847A1/es unknown
- 1999-01-15 RU RU99101350/04A patent/RU2201922C2/ru not_active IP Right Cessation
- 1999-01-15 AU AU12110/99A patent/AU757841B2/en not_active Ceased
- 1999-01-15 CN CNB99100955XA patent/CN1148356C/zh not_active Expired - Fee Related
- 1999-01-15 US US09/232,775 patent/US5990105A/en not_active Expired - Fee Related
- 1999-01-15 AR ARP990100132A patent/AR014313A1/es unknown
- 1999-01-15 ID IDP990038D patent/ID23234A/id unknown
- 1999-01-15 MA MA25434A patent/MA26599A1/fr unknown
- 1999-01-15 NO NO19990187A patent/NO312065B1/no unknown
- 1999-01-15 HU HU9900120A patent/HUP9900120A3/hu unknown
Patent Citations (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| EP0466096A1 (en) * | 1990-07-12 | 1992-01-15 | Jujo Paper Co., Ltd. | Derivatives of 4-hydroxyphenylsulfone |
| RU2054427C1 (ru) * | 1991-01-24 | 1996-02-20 | Исихара Сангио Кайся, Лтд | Замещенные производные пиридинсульфонамида, гербицидная композиция, производные пиридинсульфонамида |
| EP0524781A1 (en) * | 1991-07-25 | 1993-01-27 | Zeneca Limited | Therapeutic amides |
Cited By (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| RU2424229C2 (ru) * | 2005-10-06 | 2011-07-20 | Астразенека Аб | Производные бифенилоксиуксусной кислоты, их применение для изготовления лекарственного средства и промежуточные соединения |
| RU2730505C2 (ru) * | 2015-08-07 | 2020-08-24 | Элиас Сет Йенё АРНЕР | Пиридины и их применение в лечении рака |
| US10899710B2 (en) | 2015-08-07 | 2021-01-26 | The United States Of America, As Represented By The Secretary, Department Of Health And Human Services | Pyridines and their use in the treatment of cancer |
| US11028067B2 (en) | 2017-02-07 | 2021-06-08 | Oblique Therapeutics Ab | Heteroarylsulfonyl-substituted pyridines and their use in the treatment of cancer |
| US11161815B2 (en) | 2017-02-07 | 2021-11-02 | Oblique Therapeutics Ab | Hydrocarbylsulfonyl-substituted pyridines and their use in the treatment of cancer |
| US11168069B2 (en) | 2017-02-07 | 2021-11-09 | Oblique Therapeutics Ab | Heterocyclylsulfonyl-substituted pyridines and their use in the treatment of cancer |
| US11208384B2 (en) | 2017-02-07 | 2021-12-28 | Oblique Therapeutics Ab | Sulfinylpyridines and their use in the treatment of cancer |
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE69906397T2 (de) | Benzosulfonderivate | |
| CA2334298C (en) | Neuropeptide y5 receptor antagonists | |
| EP0729457B1 (en) | Diaminocyclobutene-3,4-diones as smooth muscle relaxants | |
| RU2193561C2 (ru) | Производные пиперазина, способ их получения, фармацевтическая композиция, промежуточное соединение | |
| CN102639503B (zh) | 作为烟酰胺磷酸核糖基转移酶抑制剂的吡啶基衍生物 | |
| CN103270023A (zh) | 作为用于治疗疾病诸如癌症的nampt 抑制剂的4-{[(吡啶-3-基-甲基)氨基羰基]氨基}苯-砜衍生物 | |
| AU2018318075B2 (en) | 3,4-disubstituted 3-cyclobutene-1,2-diones and use thereof | |
| HUT77444A (hu) | Simaizomlazító hatású N-aril- és N-heteroaril-1,2-diamino-ciklobutén-3,4-dion-származékok, a hatóanyagként ezeket tartalmazó gyógyszerkészítmények és eljárás előállításukra | |
| CN105722840B (zh) | 作为PI3K、mTOR抑制剂的稠合喹啉化合物 | |
| KR20130141500A (ko) | 단백질 키나제 억제 활성을 갖는 신규한 아미노퀴나졸린 화합물 | |
| JP2010059169A (ja) | カンナビノイドレセプターリガンド | |
| HU218794B (hu) | Diamino-ciklobutén-3,4-dionok, előállításuk és ezeket tartalmazó gyógyszerkészítmények | |
| JP5415530B2 (ja) | 抗アポトーシスBcl阻害剤としてのヒドロキシフェニルスルホンアミド | |
| RU2052452C1 (ru) | Амидиновые производные бензола и их фармацевтически приемлемые соли | |
| CA2299013C (en) | Neuropeptide y antagonists | |
| CN1258278A (zh) | 作为细胞增殖抑制剂的氰基胍 | |
| US5472966A (en) | Antidepressant heteroarylaminoalkyl derivatives of naphthyl-monazines | |
| MXPA06003738A (es) | Aminobenzimidazoles como antagonistas selectivos del receptor de la hormona que concentra la melanina para el tratamiento de la obesidad y trastornos relacionados. | |
| JP2010529171A (ja) | 新規化合物 | |
| KR20000026291A (ko) | 캐테콜 히드라진 유도체, 이의 제조 방법 및 이를 함유한 약제학적 조성물 | |
| CZ8197A3 (en) | (1h-indol-4-yl)-piperidine- or tetrahydropyridine ethyl amines and -ethyl carboxamides and pharmaceutical composition containing thereof | |
| CN101522651A (zh) | 杂环基吡啶基磺酰胺衍生物,它们的制备和作为药剂的应用 | |
| TW201102368A (en) | Anticancer derivatives, preparation thereof and therapeutic use thereof | |
| JPH0581589B2 (ru) | ||
| JPS62226959A (ja) | ピリジン誘導体、それらの製法および向意識、抗うつ、抗パーキンソン病剤 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| MM4A | The patent is invalid due to non-payment of fees |
Effective date: 20100116 |