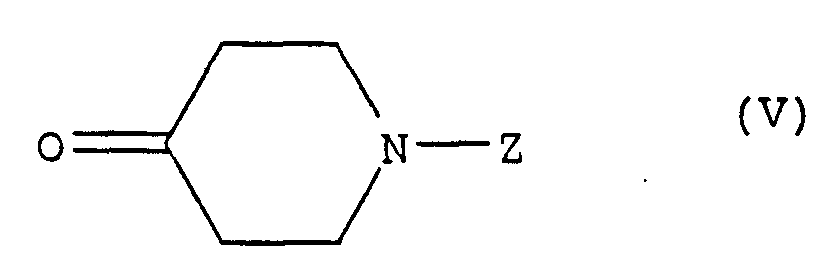WO1994026713A1 - Derives de beta, beta-dimethyl-4-piperidineethanamine comme inhibiteurs de la biosynthese du cholesterol - Google Patents

Derives de beta, beta-dimethyl-4-piperidineethanamine comme inhibiteurs de la biosynthese du cholesterol Download PDF

Info

Publication number
WO1994026713A1
WO1994026713A1 PCT/FR1994/000584 FR9400584W WO9426713A1 WO 1994026713 A1 WO1994026713 A1 WO 1994026713A1 FR 9400584 W FR9400584 W FR 9400584W WO 9426713 A1 WO9426713 A1 WO 9426713A1
Authority
WO
WIPO (PCT)
Prior art keywords
group
branched
linear
alkyl group
formula
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Ceased
Application number
PCT/FR1994/000584
Other languages
English (en)
Inventor
Jean Binet
Soth Samreth
Daniel De Fornel
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Fournier Industrie et Sante SAS
Original Assignee
Fournier Industrie et Sante SAS
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Fournier Industrie et Sante SAS filed Critical Fournier Industrie et Sante SAS
Priority to US08/545,626 priority Critical patent/US5614534A/en
Priority to EP94916294A priority patent/EP0699187B1/fr
Priority to DE69401584T priority patent/DE69401584T2/de
Priority to JP6525084A priority patent/JPH08510726A/ja
Publication of WO1994026713A1 publication Critical patent/WO1994026713A1/fr
Anticipated expiration legal-status Critical
Ceased legal-status Critical Current

Links

Classifications

    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D211/00—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings
    • C07D211/04—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
    • C07D211/06—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
    • C07D211/08—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon or substituted hydrocarbon radicals directly attached to ring carbon atoms
    • C07D211/18—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon or substituted hydrocarbon radicals directly attached to ring carbon atoms with substituted hydrocarbon radicals attached to ring carbon atoms
    • C07D211/34—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon or substituted hydrocarbon radicals directly attached to ring carbon atoms with substituted hydrocarbon radicals attached to ring carbon atoms with hydrocarbon radicals, substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P3/00—Drugs for disorders of the metabolism
    • A61P3/06—Antihyperlipidemics
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
    • A61P31/04—Antibacterial agents
    • A—HUMAN NECESSITIES
    • A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
    • A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
    • A61P9/00—Drugs for disorders of the cardiovascular system
    • A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07D—HETEROCYCLIC COMPOUNDS
    • C07D211/00—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings
    • C07D211/04—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
    • C07D211/06—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members
    • C07D211/08—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon or substituted hydrocarbon radicals directly attached to ring carbon atoms
    • C07D211/18—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon or substituted hydrocarbon radicals directly attached to ring carbon atoms with substituted hydrocarbon radicals attached to ring carbon atoms
    • C07D211/26—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having no double bonds between ring members or between ring members and non-ring members with hydrocarbon or substituted hydrocarbon radicals directly attached to ring carbon atoms with substituted hydrocarbon radicals attached to ring carbon atoms with hydrocarbon radicals, substituted by nitrogen atoms

Definitions

  • the present invention relates, as new industrial products, to derivatives of ⁇ , ⁇ -dimethyl-4-piperidineethanamine, inhibitors of cholesterol biosynthesis, in particular of epoxysqualene cyclase, in mammals and fungi, their preparation process and their use in therapy as cholesterol-lowering, lipid-lowering, anti-atheromatous and anti-fungal agents.
  • the present invention therefore provides derivatives of ⁇ , ⁇ -dimethyl-4-piperidineethanamine, inhibitors of the biosynthesis of cholesterol and in particular of epoxysqualene cyclase.
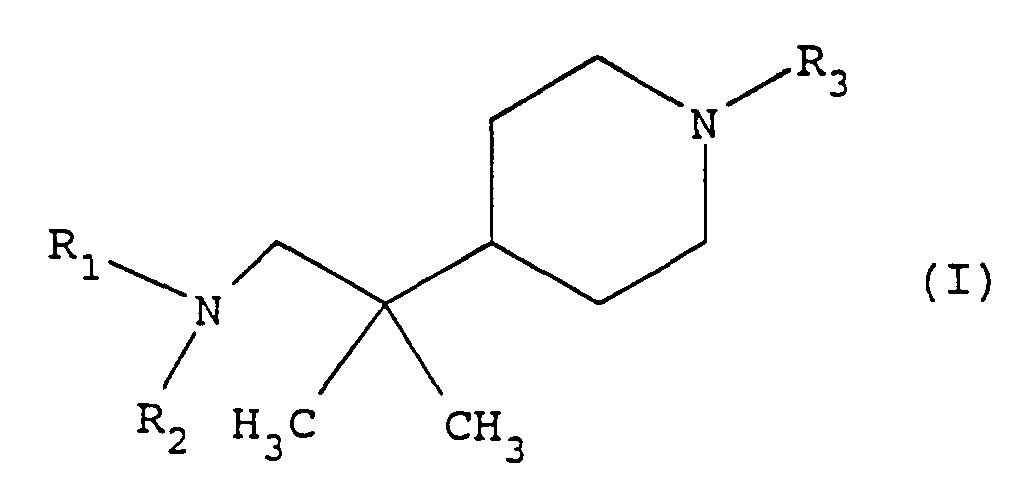
  • the present invention relates to the compounds chosen from the group consisting of ⁇ , ⁇ -dimethyl-4-piperidineethanamine of formula:
  • R 1 and R 2 identical or different, each represent the hydrogen atom, a C 1 -C 4 alkyl group, a C 2 -C 5 acyl group, a phenyimethyl group or form with the atom nitrogen to which they are linked a piperidinyl group,
  • R 3 represents
  • a linear or branched C 1 -C 12 alkyl group optionally substituted by: a) an imidazolyl group or
  • R 8 represents a linear or branched C 8 -C 1 1 alkyl group optionally substituted by an imidazolyl group, a C 1 -C 4 alkylioxy group, linear or branched, substituted by a para-chlorophenyl group or a linear or branched C 2 -C 4 alkyl group comprising at least one double bond and substituted by a phenyl group,
  • R 4 represents either a hydrogen atom or a linear or branched C 1 -C 4 alkyl group
  • R 5 and R 6 identical or different, each represent a hydrogen atom or a linear or branched C 1 -C 4 alkyl group
  • the invention also relates to a process for the preparation of the compounds of formula I which is described below.
  • Preferred alkyl groups are methyl, ethyl, n-propyl, isopropyl, n-butyl, n-pentyl, tert-butyl, 2-methylpropyl, 5-methylpentyl, octyl, nonyl, decyl, undecyl and dodecyl.
  • addition salts is meant here acid addition salts and ammonium salts.
  • acid addition salts is meant the salts obtained with organic acids such as for example 4-methylbenzenesulfonic, (E) -2-butenedioic, (Z) -2-butenedioic, ethanedioic, methanesulfonic, paratoluenesulfonic, acetic acids, citric, aspartic, glutamic, succinic, propionic or with mineral acids, such as hydrochloric, hydrobromic, sulfuric, nitric and phosphoric acids.
  • organic acids such as for example 4-methylbenzenesulfonic, (E) -2-butenedioic, (Z) -2-butenedioic, ethanedioic, methanesulfonic, paratoluenesulfonic, acetic acids, citric, aspartic, glutamic, succinic, propionic or with mineral acids, such as hydrochloric, hydrobromic, sulfuric, nitric and phosphoric acids.
  • ammonium salts is meant the ammonium salts obtained by reaction of a hydrocarbon halide in particular C 1 -C 14 , in particular an alkyl halide, such as for example methyl iodide, with a compound of formula I in base form.
  • the compounds of formula (I) according to the invention can be prepared according to a process characterized in that it comprises the stages consisting in:
  • R ' 1 and R' 2 identical or different, each represent a hydrogen atom, a C 1 -C 4 alkyl group, a phenylmethyl group or form with the nitrogen atom to which they are linked a piperidinyl group, by reaction with a compound of formula R ' 3 -X where X represents a halogen such as for example a bromine or chlorine atom and R' 3 represents:
  • R' 8 represents a linear or branched C 8 -C 1 alkyl group optionally substituted by an imidazolyl group
  • R' 4 represents a hydrogen atom or a linear or branched C 1 -C 4 alkyl group, a group 1 H-isoindole-1, 3 (2H) -dione,
  • a polar or nonpolar and aprotic solvent such as for example acetonitrile, trichloromethane or N, N-dimethylformamide
  • an alkali metal salt such as for example potassium carbonate , potassium iodide or sodium iodide
  • a strong base such as for example N, N-diethylethanamine, in particular in the case of an N-acylation reaction, at a rate of 1 mole of compound of formula II per 1, 1 mole of compound of formula R ' 3 -X, at a temperature between 0 ° C and 200 ° C and for at least 1 hour (ie one hour to several days) to obtain a composed of formula:
  • R ' 1 , R' 2 and R ' 3 are defined as above;
  • an N-acylation of the primary amine obtained in the preceding stage (b) is carried out according to the methods known to those skilled in the art, for example by reaction with an acid halide of formula X-CO- R 7 in which X represents a halogen atom such as chlorine or bromine and R 7 a linear or branched C 1 -C 6 alkyl group, to obtain the compounds of formula I in which R 1 and R 2 , identical or different, each represents a hydrogen atom, a linear or branched C 1 -C 4 alkyl group, a phenylmethyl group or form with the nitrogen atom to which they are linked a piperidinyl group, and R 3 represents an alkyl group linear or branched C 1 -C 4 substituted by a group -NH-CO-R 7 in which R 7 represents a linear or branched C 1 -C 6 alkyl group;
  • R' 1 and R ' 2 are defined as above and R' 3 represents a linear or branched C 1 -C 4 alkyl group substituted by a group -COO R ' 4 , in which R ' 4 represents a hydrogen atom or a linear alkyl group or branched in C 1 -C 4 , by reaction with an appropriate primary amine, according to methods known to those skilled in the art to obtain the compounds of formula I in which R 1 and R 2 , identical or different, each represent a hydrogen atom, a linear or branched C 1 -C 4 alkyl group, a phenylmethyl group or form with the nitrogen atom to which they are linked a piperidinyl group and R 3 represents a linear or branched C alkyl group 1 -C 4 substituted by a group -CO-NH-R 7 in which R 7 represents a linear or branched C 1 -C 6 alkyl group;
  • R ′ 1 and R ′ 2 are defined as above and R ′ 3 represents a group -CO-R ′ 8 .
  • R ' 8 represents a linear or branched C 8 -C 1 alkyl group optionally substituted by an imidazolyl group, according to methods known to those skilled in the art, in the presence of a reducing agent, such as for example an aluminum hydride derivative, then treats with a strong base such as sodium hydroxide to obtain the compounds of formula I in which R 1 and R 2 , identical or different, each represent a hydrogen atom, a group C 1 -C 4 alkyl, a phenylmethyl group or form with the nitrogen atom to which they are linked a piperidinyl group and R 3 represents a linear or branched C 8 -C 1 2 alkyl group optionally substituted by an imidazolyl group ;
  • the compounds of formula I ' are acylated in which one of the two groups R' 1 and R ' 2 represents the hydrogen atom, the other possibly being a hydrogen atom, a C 1 - alkyl group C 4 or a phenylmethyl group and R ' 3 has the meaning given to R 3 , according to methods known to those skilled in the art, in particular by reaction with an acid anhydride, such as for example acetic anhydride to obtain the compounds of formula I in which one of the groups R 1 or R 2 represents an acyl group, the other possibly being a hydrogen atom, a C 1 -C 4 alkyl group or a phenylmethyl group and R 3 represents
  • R 8 represents a linear alkyl group or branched C 1 -C 8 optionally substituted 1 by an imidazolyl group
  • R 4 represents a hydrogen atom or a linear or branched C 1 -C 4 alkyl group, a group 1 H-isoindole-1, 3 (2H) -dione,
  • R 5 and R 6 identical or different, each represent a hydrogen atom or a linear or branched C 1 -C 4 alkyl group
  • R 7 represents a linear or branched C 1 -C 6 alkyl group.
  • halogen atom is meant here the fluorine, bromine, chlorine and iodine atoms; the preferred halogen atoms are chlorine and bromine, for synthesis, and iodine, for ammonium salts.
  • R ' 1 and R' 2 identical or different, each represent a hydrogen atom, a C 1 -C 4 alkyl group, a phenylmethyl group or form with the nitrogen atom to which they are linked a group piperidinyl, according to methods known to a person skilled in the art, in particular by reaction of (1-methylethyl) -4-pyridine, in solution in acetic acid in the presence of formaldehyde, with an appropriate amine, then hydrogenate the compounds of formula III thus obtained, according to methods known to those skilled in the art, in particular by catalytic hydrogenation in a Parr apparatus, in solution in a solvent such as, for example, acetic acid, in the presence of a catalyst, such as, for example, platinum dioxide.
  • a catalyst such as, for example, platinum dioxide.
  • R ' 1 and R' 2 which are identical or different, each represent a hydrogen atom, a C 1 -C 4 alkyl group, a phenylmethyl group or form with l the nitrogen atom to which they are linked a piperidinyl group are new compounds.
  • Z represents a protective group, such as for example phenylmethyl, 4-methoxyphenylmethyl or COOY groups in which Y represents a C 1 -C 4 alkyl group or a phenylmethyl group, with a derivative of formula (CH 3 ) 2 -CH -CO 2 -W in which W represents a C 1 -C 4 alkyl group, according to methods known to those skilled in the art, in an aldolization reaction, in particular by reaction in an anhydrous and aprotic solvent, such as for example tetrahydrofuran, at a temperature of -70 ° C, to obtain a compound of formula:
  • the compound of formula VI is dehydrated according to methods known to those skilled in the art, in particular by reaction with thionyl chloride in a halogenated solvent and treated with a strong base, such as for example sodium hydroxide, to form a derivative of the corresponding ⁇ , ⁇ -dimethyl-1,2,3,6-tetrahydro-4-pyridine-acetic acid of formula:
  • the compounds of formula VII are then deprotected and hydrogenated, according to methods known to a person skilled in the art, in particular by hydrogenation in a Parr apparatus, in solution in an alcohol, such as ethanol, in the presence of a catalyst, such as, for example, palladium on carbon, to lead to the derivatives of formula in which W represents a C 1 -C 4 alkyl group.
  • a catalyst such as, for example, palladium on carbon
  • the piperidine derivative of formula VIII thus obtained is then N-alkylated, according to the methods known to those skilled in the art, in particular by reaction in a polar solvent, such as for example acetonitrile, with a suitable halogen derivative, such as for example a bromine derivative, to obtain a compound of formula:
  • a mixture of 27 g (0.135 mole) of ethyl ester of ⁇ , ⁇ -dimethyl-piperidineacetic acid, of 42.2 g (0.169 mole) of 1 -bromodo-decane and of 46, 8 g (0.339 mole) of potassium bicarbonate in 250 ml of acetonitrile is heated at reflux for 5.5 h. After pouring the mixture into ice, the organic phase is extracted with ethyl ester of acetic acid, washed with water, dried, filtered and the solvents are evaporated under reduced pressure.
  • the product obtained is purified by chromatography on a silica column, eluting with a methylene chloride / methanol mixture. 5 g of a product are recovered in the form of an oil (yield: 40%). From this this oil is prepared (E) -2-butenedioate in ethanol.
  • the evaporation residue is purified by chromatography on a silica column, eluting with the ethyl ester mixture of acetic acid / methanol 99/1 (v / v). 5.9 g of 2 - [[4- [2- (1-dimethylamino-2-methyl) propyl] -1-piperidinyl] propyl] -1 H-isoindole-1, 3 (2H) -dione are recovered oil. From this oil, (E) -2-butenedioate in ethanol is prepared.
  • the products according to the invention are inhibitors of the biosynthesis of cholesterol and in particular of epoxysqualene cyclase.
  • the activity of the compounds according to the invention was evaluated by demonstrating an inhibitory effect on the epoxysqualene cyclase of the hepatic microsomes of male Wistar rats.
  • the method involves measuring the lanosterol formed from R, S-2,3-oxydosqualene by the microsomal enzyme.
  • the preparation of the enzyme is carried out according to the method described by Ness G.C. (Ness G.C. et al., Biochem. J., (1 986) 233, 1 67-1 72).
  • the rat liver microsomes are used as an enzyme source.
  • the method consists in measuring the lanosterol formed from R, S-2,3-oxydosqualene.
  • the mixture contains 1 50 .mu.m of R, S-2,3-oxidosqualene, 0, 1% TWEEN ® 80 (to solubilize the R, S-2,3-oxidosqualene) and 250 ⁇ g of microsomal proteins.
  • the reaction time is 60 minutes at 37 ° C.
  • the reaction is stopped by adding 300 ⁇ l of methanolic potassium hydroxide (7%) and 20 ⁇ g of stigmasterol as internal standard. After saponification at 80 ° C for 30 minutes and stirring with a rotary shaker, the sterols are extracted using 2 ml of hexane.
  • the lanosterol formed is separated from R, S-2,3-oxydosqualene, membrane cholesterol and stigmasterol by chromatography. written in gas phase after transformation into trimethylsilylated ethers. Derivatization of the sterols is carried out at 60 ° C. for 30 minutes after the addition of 25 ⁇ l of pyridine and 75 ⁇ l of the trimethylsilic ester of 2,2,2-trifluoro-N-trimethylsiiyl-ethanimidic acid containing 1% d 'trimethylchlorosilane ethers.
  • the power of the molecules tested is expressed as a percentage inhibition of the amount of lanosterol formed for a concentration of 25.10 -6 moles per liter of the product tested.
  • the results obtained with a certain number of compounds according to the invention are collated in Table II.
  • the products according to the invention are useful in therapy in the treatment and prevention of hypercholesterolemia, in particular phenomena of arterial lesions which are associated therewith such as atherosclerosis, and mycoses and other parasitic affections caused by a fungus such as for example Actinomyces mentagrophytes, Candida tropicalis, Candida albicans, Candida glabrata or Aspergillus fumigatus.
  • a fungus such as for example Actinomyces mentagrophytes, Candida tropicalis, Candida albicans, Candida glabrata or Aspergillus fumigatus.
  • a therapeutic composition is recommended, characterized in that it contains at least one compound of formula I or one of its addition salts in a therapeutically effective amount, in association with a physiologically acceptable excipient.
  • the use of the compounds of formula I or one of their addition salts is also recommended, as agents inhibiting epoxysqualene cyclase, for obtaining a cholesterol-lowering, lipid-lowering, anti-atheromatous preventive or curative medicament. and / or antifungal.
  • the products of formula I according to the invention and their addition salts are in particular useful in the treatment of DIC (disseminated intravascular coagulations) induced in particular by molds such as Candida albicans and Candida glabrata.
  • DIC dissminated intravascular coagulations
  • the best mode of carrying out the invention consists in using the products of Examples 2, 16 and 18 as drugs, in particular cholesterol-lowering and / or antifungal drugs.

Landscapes

  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Health & Medical Sciences (AREA)
  • Pharmacology & Pharmacy (AREA)
  • Animal Behavior & Ethology (AREA)
  • Veterinary Medicine (AREA)
  • Public Health (AREA)
  • Chemical Kinetics & Catalysis (AREA)
  • General Chemical & Material Sciences (AREA)
  • Medicinal Chemistry (AREA)
  • Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
  • Bioinformatics & Cheminformatics (AREA)
  • Engineering & Computer Science (AREA)
  • Life Sciences & Earth Sciences (AREA)
  • General Health & Medical Sciences (AREA)
  • Hematology (AREA)
  • Diabetes (AREA)
  • Obesity (AREA)
  • Communicable Diseases (AREA)
  • Oncology (AREA)
  • Urology & Nephrology (AREA)
  • Vascular Medicine (AREA)
  • Cardiology (AREA)
  • Heart & Thoracic Surgery (AREA)
  • Hydrogenated Pyridines (AREA)
  • Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
  • Plural Heterocyclic Compounds (AREA)

Abstract

La présente invention concerne les β,β-diméthyl-4-pipéridine-éthanamine de formule (I) (où les groupes R1 à R3 sont définis comme indiqué dans la description). Elle concerne également leur procédé de préparation et leur utilisation en thérapeutique en tant qu'agents inhibiteurs de la biosynthèse du cholestérol, notamment de l'époxysqualène cyclase, utiles comme hypocholestéroléminants, hypolipémiants, antiathéromateux et antifongiques.

Description

DERIVES DE BETA, BETA-DIMETHYL-4-PIPERIDINEETHANAMINE COMME INHIBITEURS DE LA
BIOSYNTHESE DU CHOLESTEROL
Domaine de l'invention
La présente invention concerne, en tant que produits industriels nouveaux, des dérivés de β,β-diméthyl-4-pipéridineéthanamine, inhibiteurs de la biosynthèse du cholestérol, notamment de l'époxysqualène cyclase, chez les mammifères et les champignons, leur procédé de préparation et leur utilisation en thérapeutique en tant qu'agents hypocholestérolémiants, hypolipémiants, antiathéromateux et antifongiques.
Art antérieur
De nombreuses études ont démontré (i) le lien existant entre un taux de cholestérol élevé et les risques cardiovasculaires associés, et (ii) l'intérêt de normaliser ledit taux de cholestérol.
Dans ce but, on sait que l'on a déjà développé un certain nombre de composés inhibiteurs de la biosynthèse du cholestérol comme par exemple les inhibiteurs de l'HGM-CoA réductase.
II apparaît préférable d'inhiber cette biosynthèse dans son stade final, dès lors que les premiers précurseurs peuvent intervenir dans la synthèse d'autres molécules biologiques importantes.
On a donc cherché à développer des inhibiteurs de l'époxysqualène cyclase et de la squalène époxydase, qui sont les enzymes qui catalysent la transformation du squalène, via le 2,3-oxydosqualène, en lanostérol qui est le premier composé de la famille des stérols à être formé.
De la même façon, la biosynthèse d'ergostérol endogène est nécessaire à la croissance et à la reproduction de nombreux champignons. Des composés inhibant cette biosynthèse et notamment les deux enzymes précédents présentent donc des propriétés anti-fongiques très intéressantes.
On connaît déjà un certain nombre de composés inhibiteurs de l'époxysqualène cyclase utiles en tant qu'agents inhibiteurs de la biosynthèse du cholestérol. Par exemple la demande internationale WO-A-89/08450 et le brevet US-A-5084461 décrivent des dérivés de décalines et d'azadécalines et la demande de brevet EP-A-468434 décrit des éthers ou thioéthers de 4-hydroxypipéridine. Les demandes de brevets EP-A-468457 et EP-A-4201 1 6 décrivent des dérivés de β-méthyl-4-pipéridineéthanol et des composés alkyl-4-pipéridinol en tant qu'inhibiteurs de la squalène époxydase et signalent leur utilité en tant qu'agents antiathéromateux et antifongiques.
Aucun de ces documents antérieurs ne décrit ni ne suggère (i) des dérivés de β,β-diméthyl-4-pipéridineéthanamine en tant que produits, et (ii) leur utilisation comme inhibiteurs de la biosynthèse du cholestérol et notamment de l'époxysqualène cyclase.
Objet de l'invention
La présente invention propose donc des dérivés de β,β-diméthyl-4-pipéridineéthanamine, inhibiteurs de la biosynthèse du cholestérol et notamment de l'époxysqualène cyclase.
La présente invention se rapporte aux composés choisis parmi l'ensemble constitué par les β,β-diméthyl-4-pipéridineéthanamine de formule :
Figure imgf000004_0001
dans laquelle
R 1 et R 2, identiques ou différents, représentent chacun l'atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe acyle en C2-C5, un groupe phényiméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle,
R3 représente
un groupe alkyle en C1 -C12 linéaire ou ramifié, éventuellement substitué par : a) un groupe imidazolyle ou
b) un groupe phényle lui-même éventuellement substitué par un groupe alkyle linéaire ou ramifié en C1 -C4,
un groupe alkyle linéaire ou ramifié en C3-C1 0 comportant une ou plusieurs liaisons C = C ou C≡C, et éventuellement substitué par un groupe phényle,
un groupe alkyioxy en C 1-C4, linéaire ou ramifié, substitué par un groupe para-chlorophényle,
un groupe -CO-R8, dans lequel R8 représente un groupe alkyle linéaire ou ramifié en C8-C1 1 éventuellement substitué par un groupe imidazolyle, un groupe alkyioxy en C1 -C4, linéaire ou ramifié, substitué par un groupe para-chlorophényle ou un groupe alkyle en C2-C4, linéaire ou ramifié, comportant au moins une liaison double et substitué par un groupe phényle,
- un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par l'un des groupes suivants :
un groupe -COOR4, dans lequel R4 représente soit un atome d'hydrogène soit un groupe alkyle linéaire ou ramifié en C 1 - C4,
un groupe 1 H-isoindole-1 ,3(2H)-dione,
un groupe NR5R6, dans lequel R5 et R6, identiques ou différents, représentent chacun un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C 1 -C4,
un groupe -NH-CO-R7 ou un groupe -CO-NH-R7 dans lesquels R7 représente un groupe alkyle linéaire ou ramifié en C1 -C4 ; et,
leurs sels d'addition.
L'invention concerne également un procédé de préparation des composés de formule I qui est décrit ci-après.
Description détaillée de l'invention
Les groupes alkyle préférés sont les groupes méthyle, éthyle, n-propyle, isopropyle, n-butyle, n-pentyle, tertiobutyle, 2-méthylpropyle, 5-méthylpentyle, octyle, nonyle, décyle, undécyle et dodécyle. Les groupes alkyle en C3-C1 0 comportant une ou plusieurs liaisons C = C ou C≡C préférés sont les groupes 2-éthèn-1 -yle, 4-méthyl-2-butèn-1 -yle et 6,6-diméthyl-hept-2-èn-4-yn-1 -yle.
Par sels d'addition on vise ici les sels d'addition d'acide et les sels d'ammonium.
Par sels d'addition d'acide on entend les sels obtenus avec les acides organiques comme par exemple les acides 4-méthylbenzènesulfonique, (E)-2-butènedioïque, (Z)-2-butènedioïque, éthanedioïque, méthanesulfonique, paratoluènesulfonique, acétique, citrique, aspartique, glutamique, succinique, propionique ou avec les acides minéraux, comme par exemple les acides chlorhydrique, bromhydrique, sulfurique, nitrique et phosphorique.
Par sels d'ammonium on entend les sels d'ammonium obtenus par réaction d'un halogénure hydrocarboné notamment en C1 -C 14, en particulier un halogénure d'alkyle, comme par exemple l'iodure de méthyle, avec un composé de formule I sous forme de base.
Les composés de formule (I) selon l'invention peuvent être préparés suivant un procédé caractérisé en ce qu'il comprend les étapes consistant à :
(i) soumettre à une réaction de N-alkylation ou N-acylation un composé de formule :
Figure imgf000006_0001
dans laquelle :
R'1 et R'2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle, par réaction avec un composé de formule R'3-X où X représente un halogène comme par exemple un atome de brome ou de chlore et R'3 représente :
un groupe alkyle en C1 -C1 2 linéaire ou ramifié éventuellement substitué par un groupe imidazolyle ou un groupe phényle lui même éventuellement substitué par un groupe alkyle linéaire ou ramifié en C1 -C4,
un groupe alkyle linéaire ou ramifié en C3-C1 0 comportant une ou plusieurs liaisons C = C ou C≡C,
un groupe -CO-R'8 dans lequel R'8 représente un groupe alkyle linéaire ou ramifié en C8-C1 1 éventuellement substitué par un groupe imidazolyle,
un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par
un groupe -COOR'4 dans lequel R'4 représente un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe 1 H-isoindole-1 ,3(2H)-dione,
en présence ou non d'un solvant polaire ou non polaire et aprotique, comme par exemple l'acétonitrile, le trichlorométhane ou le N,N-diméthylformamide, en présence ou non d'un sel de métal alcalin comme par exemple le carbonate de potassium, l'iodure de potassium ou l'iodure de sodium et en présence ou non d'une base forte, comme par exemple la N,N-diéthyléthanamine, notamment dans le cas d'une réaction de N-acylation, à raison de 1 mole de composé de formule II pour 1 ,1 moles de composé de formule R'3-X, à une température comprise entre 0°C et 200°C et pendant au moins 1 heure (i.e. une heure à plusieurs jours) pour obtenir un composé de formule :
Figure imgf000007_0001
dans laquelle R' 1 , R'2 et R'3 sont définis comme ci-dessus;
(ii) si nécessaire, soumettre les composés de formule I' ainsi obtenus à au moins un des traitements suivants :
(a) les composés de formule I' dans laquelle R'3 représente un groupe alkyle linéaire ou ramifié en C3-C1 0 comportant une ou plusieurs liaisons C = C ou C≡C et R' 1 et R'2 sont définis comme précédemment, sont transformés selon les méthodes connues de l'homme de l'art, notamment par hydrogénation catalytique dans un appareil de Parr, dans un alcool, comme par exemple le méthanol, en présence d'un catalyseur tel le charbon palladié, en composés de formule I dans laquelle R1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente une chaîne alkyle en C3-C1 0 linéaire ou ramifié;
(b) on réalise une hydrolyse des composés de formule I' dans laquelle R' 1 et R'2 sont définis comme précédemment et R'3 représente un groupe alkyle linéaire ou ramifié en C 1 -C4 substitué par un groupe 1 H-isoindole-1 ,3(2H)-dione, selon les méthodes connues de l'homme de l'art, notamment en présence d'hydrate d'hydrazine, éventuellement suivie d'une N-alkylation de l'aminé primaire ainsi obtenue, par un groupe alkyle en C1 -C4 approprié pour obtenir les composés de formule I dans laquelle R 1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe NR5R6 dans lequel R5 et R6, identiques ou différents, représentent chacun un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4;
c) on réalise une N-acylation de l'aminé primaire obtenue au stade (b) précédent selon les méthodes connues de l'homme de l'art, comme par exemple par réaction avec un halogénure d'acide de formule X-CO- R7 dans laquelle X représente un atome d'halogène tel le chlore ou le brome et R7 un groupe alkyle linéaire ou ramifié en C1 -C6, pour obtenir les composés de formule I dans laquelle R1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle, et R3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe -NH-CO-R7 dans lequel R7 représente un groupe alkyle linéaire ou ramifié en C1 -C6 ;
(d) on amidifie les composés de formule I' dans laquelle R'1 et R'2 sont définis comme précédemment et R'3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe -COO R'4, dans lequel R'4 représente un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4, par réaction avec une aminé primaire appropriée, selon les méthodes connues de l'homme de l'art pour obtenir les composés de formule I dans laquelle R1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe -CO-NH-R7 dans lequel R7 représente un groupe alkyle linéaire ou ramifié en C1 -C6;
(e) on réalise la réduction des composés de formule I' dans laquelle R'1 et R'2 sont définis comme précédemment et R'3 représente un groupe -CO-R'8. dans lequel R'8 représente un groupe alkyle linéaire ou ramifié en C8-C1 1 éventuellement substitué par un groupe imidazolyle, selon les méthodes connues de l'homme de l'art, en présence d'un agent réducteur, comme par exemple un dérivé d'hydrure d'aluminium, puis traite avec une base forte tel l'hydroxyde de sodium pour obtenir les composés de formule I dans laquelle R1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente un groupe alkyle linéaire ou ramifié en C8-C1 2 éventuellement substitué par un groupe imidazolyle;
(f) on acyle les composés de formule I' dans laquelle un des deux groupes R'1 et R'2 représente l'atome d'hydrogène, l'autre pouvant être un atome d'hydrogène, un groupe alkyle en C1 -C4 ou un groupe phénylméthyle et R'3 a la signification donnée à R3, selon les méthodes connues de l'homme de l'art, notamment par réaction avec un anhydride d'acide, comme par exemple l'anhydride acétique pour obtenir les composés de formule I dans laquelle un des groupes R1 ou R2 représente un groupe acyle, l'autre pouvant être un atome d'hydrogène, un groupe alkyle en C1 -C4 ou un groupe phénylméthyle et R3 représente
un groupe alkyle en C1 -C1 2 linéaire ou ramifié éventuellement substitué par un groupe imidazolyle ou un groupe phényle luimême éventuellement substitué par un groupe alkyle en C1 -C4, un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons C = C ou C≡C,
un groupe -CO-R8 dans lequel R8 représente un groupe alkyle linéaire ou ramifié en C8-C 1 1 éventuellement substitué par un groupe imidazolyle,
un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par :
un groupe -COOR4 dans lequel R4 représente un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe 1 H-isoindole-1 ,3(2H)-dione,
un groupe NR5R6 dans lequel R5 et R6, identiques ou différents, représentent chacun un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4,
un groupe -NH-CO-R7 ou un groupe -CO-NH-R7 dans lequel R7 représente un groupe alkyle linéaire ou ramifié en C1 -C6.
Par atome d'halogène on entend ici les atomes de fluor, de brome, de chlore et d'iode; les atomes d'halogène préférés sont le chlore et le brome, pour la synthèse, et l'iode, pour les sels d'ammonium.
Pour accéder aux composés de formule II dans laquelle R' 1 et R'2 sont définis comme précédemment on préconise de préparer par réaction de Mannich les dérivés de β,β-diméthyl-4-pyridineéthanamine de formule :
Figure imgf000010_0001
dans laquelle R' 1 et R'2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle, selon les méthodes connues de l'homme de l'art, notamment par réaction de la ( 1 -méthyléthyl)-4-pyridine, en solution dans l'acide acétique en présence de formaldéhyde, avec une aminé appropriée, puis d'hydrogéner les composés de formule III ainsi obtenus, selon les méthodes connues de l'homme de l'art, notamment par hydrogénation catalytique dans un appareil de Parr, en solution dans un solvant comme par exemple l'acide acétique, en présence d'un catalyseur, comme par exemple le dioxyde de platine.
Les composés de formule II et les composés intermédiaires de formule III, dans lesquelles R'1 et R'2 identiques ou différents représentent chacun un atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle, sont des composés nouveaux.
Suivant un autre procédé selon l'invention, les composés de formule I', dans laquelle R'1 et R'2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R'3 représente un groupe alkyle en C1 -C1 2 linéaire ou ramifié ou un groupe alkyle iinéaire ou ramifié en C3-C1 0 comportant une ou plusieurs liaisons C = C ou C≡C sont obtenus, selon les méthodes connues de l'homme de l'art, par réduction des dérivés de α,α-diméthyl-4-pipéridineacétamide correspondants de formule :
Figure imgf000011_0001
notamment par agitation durant une à trois heures à la température ambiante ( 1 5 °-25 °C) d'une solution dans un solvant approprié, comme par exemple le méthylbenzène, en présence d'un agent réducteur, comme par exemple l'hydrure de bis(2-méthoxyéthoxy)aluminium-sodium, à raison de une mole de α,α-diméthyl-4-pipéridineacétamide pour 0,4 à 0,5 mole d'agent réducteur, et chauffage à la température de reflux du mélange durant une à plusieurs heures.
Pour accéder aux composés de formule IV on préconise dans une première étape de soumettre un dérivé de 4-pipéridone de formule
Figure imgf000011_0002
dans laquelle Z représente un groupe protecteur, comme par exemple les groupes phénylméthyle, 4-méthoxyphénylméthyle ou COOY dans lequel Y représente un groupe alkyle en C1 -C4 ou un groupe phénylméthyle, avec un dérivé de formule (CH3)2-CH-CO2-W dans laquelle W représente un groupe alkyle en C1 -C4, selon les méthodes connues de l'homme de l'art, à une réaction d'aldolisation, notamment par réaction dans un solvant anhydre et aprotique, comme par exemple le tétrahydrofuranne, à la température de -70°C, pour obtenir un composé de formule :
Figure imgf000012_0001
dans laquelle Z et W sont définis comme ci-dessus, puis on déshydrate le composé de formule VI selon les méthodes connues de l'homme de l'art, notamment par réaction avec le chlorure de thionyle dans un solvant halogène et on traite par une base forte, comme par exemple l'hydroxyde de sodium, pour former un dérivé de l'acide α,α-diméthyl-1 ,2,3,6-tétrahydro-4-pyridine-acétique correspondant de formule :
Figure imgf000012_0002
Les composés de formule VII sont ensuite déprotégés et hydrogénés, selon les méthodes connues de l'homme de l'art, notamment par hydrogénation dans un appareil de Parr, en solution dans un alcool, comme par exemple l'éthanol, en présence d'un catalyseur, comme par exemple le charbon palladié, pour conduire aux dérivés de formule
Figure imgf000013_0001
dans laquelle W représente un groupe alkyle en C1 -C4.
Le dérivé de pipéridine de formule VIII ainsi obtenu est ensuite N-alkylé, suivant les méthodes connues de l'homme de l'art, notamment par réaction dans un solvant polaire, comme par exemple l'acétonitriie, avec un dérivé halogène approprié, comme par exemple un dérivé brome, pour obtenir un composé de formule :
Figure imgf000013_0002
dans laquelle W est défini comme précédemment et R'3 représente un groupe alkyle en C1 -C 1 2 linéaire ou ramifié ou un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons C = C ou C≡ C.
La saponification des dérivés précédents de formule IX, selon les méthodes connues de l'homme de l'art, notamment par réaction avec une base forte, comme par exemple l'hydroxyde de sodium ou de potassium, dans un alcool, comme par exemple l'éthanol, conduit à l'acide α,α-diméthyl-4-pipéridineacétique correspondant que l'on amidifie par une aminé appropriée selon les méthodes connues de l'homme de l'art notamment par réaction en présence de chlorure de thionyle dans un solvant halogène, comme par exemple le trichlorométhane, pour obtenir le dérivé de α,α-diméthyl-4-pipéridineacétamide de formule IV recherché.
Les composés intermédiaires de formule IV, dans laquelle R' q et R'2 identiques ou différents représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phényl méthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R'3 représente un groupe alkyle en C1 -C 1 2 linéaire ou ramifié, ou un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons C = C ou C≡C, sont des composés nouveaux et constituent un des objets de l'invention.
Les composés intermédiaires de formule IX, dans laquelle W représente un atome d'hydrogène ou un groupe alkyle en C1 -C4 et R'3 représente un groupe alkyle en C1 -C 1 2 linéaire ou ramifié ou un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons C = C ou C≡C, sont nouveaux, à l'exception du composé dans lequel W et R'3 représentent tous deux un groupe méthyle.
De même les dérivés intermédiaires de formule VI et VII, dans lesquelles W représente un groupe alkyle linéaire ou ramifié en C1 -C4 et Z un groupe protecteur comme par exemple un groupe phénylméthyle, 4-méthoxyphénylméthyle ou COOY où Y représente un groupe alkyle en C1 -C4 ou un groupe phénylméthyle, sont des composés nouveaux.
Les composés intermédiaires de formule VIII, dans laquelle W représente un groupe alkyle linéaire ou ramifié en C1 -C4, sont des composés nouveaux.
L'invention sera mieux comprise à la lecture des exemples de préparation qui suivent. Ces exemples sont destinés à illustrer l'invention sans en limiter la portée. Par commodité, dans ce qui suit les "Préparations" se réfèrent à l'obtention des précurseurs et intermédiaires, et les "Exemples" se réfèrent à l'obtention des produits de formule I selon l'invention.
PREPARATION I
Obtention de l'ester éthylique de l'acide 1 -phénylméthyl-α.α-diméthyl-4-hvdroxy-4-pipéridineacétiαue.
A une solution refroidie à une température de -70°C de 18,5 g (0,18 mole) de N-(1 -méthyléthyl)-2-propanamine dans 75 ml de tétrahydrofuranne on ajoute goutte à goutte 125 ml de butyllithium 1 ,6 M. On agite pendant dix minutes à cette température puis on additionne 17,5 g (0,15 mole) de l'ester éthylique de l'acide 2-méthylpropanoïque en solution dans 70 ml de tétrahydrofuranne en maintenant la température à -70°C. Après agitation pendant une heure à cette température on ajoute une solution de 26 g (0, 14 mole) de 1 -phénylméthyl-4-pipéridinone dans 70 ml de tétrahydrofuranne. On agite pendant une heure et demie à une température de -70°C puis on laisse revenir la température du milieu réactionnei à la température ambiante. Après évaporation des solvants sous pression réduite, le résidu est versé dans une solution saturée de chlorure d'ammonium. La phase organique est extraite au moyen d'éther, lavée à l'eau, séchée au moyen de sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. Après purification par distillation on obtient 32 g (rendement : 76 %) du produit attendu, sous forme d'huile.
Eb = 145-150°C (0,05 mm de Hg, i.e. environ 6,66 Pa)
PREPARATION II
Obtention du chlorhydrate de l'ester éthylique de l'acide 1 -phénylméthyl-α,α-diméthyl-1 ,2,3,6-tetrahydro-4-pyridineacétique.
A une solution de 50 g (16,4.10-2 mole) de l'ester éthylique de l'acide 1 -phénylméthyl-α,α-diméthyl-4-hydroxy-4-pipéridineacétique dans 200 ml de trichlorométhane et en présence de 0,5 ml de N,N-diméthylformamide on ajoute goutte à goutte 24 ml (33.10-2 mole) de chlorure de thionyle. Le mélange réactionnei est porté à reflux pendant 18 heures puis refroidi. Les solvants sont évaporés sous pression réduite et le résidu est repris par une solution aqueuse de 20 ml d'hydroxyde de sodium 10N. On extrait la phase aqueuse avec de l'éther. La phase organique est lavée à la saumure, séchée sur sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. On obtient une huile que l'on reprend avec 300 ml de 2-propanol et on fait barboter dans la solution obtenue HCI gazeux jusqu'à pH acide. On filtre le précipité obtenu et le recristallise dans le 2-propanol. On obtient 38,9 g (rendement : 74 %) du produit attendu.
F = 208°C
PREPARATION III
Obtention de l'ester éthylique de l'acide α.α-diméthyl-4-pipéridineacétique.
On hydrogène dans un appareil de Parr à 50°C sous une pression d'hydrogène de 3.106 Pa en présence de 20 g de charbon palladié à 5 % une solution de 246 g (76,6.10-2 mole) de chlorhydrate de l'ester éthylique de l'acide 1 -phénylméthyl-α,α-diméthyl- 1 ,2,3,6-tetrahydro-4-pyridineacétique dans 1 , 5 litre d 'éthanol. Après filtration, le filtrat obtenu est évaporé sous pression réduite. On reprend le résidu obtenu par de l'eau et alcalinise avec 500 ml d'hydroxyde de sodium 5N. On extrait à l'ester éthylique de l'acide acétique. La phase organique est séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. On obtient 1 25,3 g (rendement : 82 %) du produit recherché sous forme d'huile.
n21 = 1 ,47
PREPARATION IV
Obtention de l'ester éthylique de l'acide 1 -dodécyl-α,α-diméthyl-4-pipéridineacétique,(E)-2-butènedioate.
Un mélange de 27 g (0, 1 35 mole) d'ester éthylique de l'acide α,α-diméthyl-pipéridineacétique, de 42,2 g (0, 1 69 mole) de 1 -bromodo-décane et de 46,8 g (0,339 mole) de bicarbonate de potassium dans 250 ml d'acétonitrile est chauffé au reflux pendant 5,5 h. Après avoir versé le mélange dans de la glace, la phase organique est extraite au moyen d'ester éthylique de l'acide acétique, lavée à l'eau, séchée, filtrée et les solvants sont évaporés sous pression réduite. Après purification par chromatographie sur gel de silice en éluant au moyen d'hexane/2-propanone 9/1 (v/v) on obtient 33,9 g (Rendement : 68 %) de l'ester éthylique de l'acide 1 -dodécyl-α,α-diméthyl-4-pipéridineacétique sous forme d'huile. A partir de cette huile on prépare le fumarate attendu. F = 106°C
PREPARATION V
Obtention du chlorhydrate de l'acide 1 -dodécyl-α,α-diméthyl-4-pipéridineacétioue.
On ajoute 24,6 g (61 ,4.1 0-2 mole) d'hydroxyde de sodium en pastilles à une solution de 22,5 g (6.10-2 mole) de l'ester éthylique de l'acide 1 -dodécyl-α,α-diméthyl-4-pipéridineacétique dans 210 ml d'éthanol/eau 2/1 (v/v) et chauffe le mélange réactionnei à reflux pendant 72 heures. Celui-ci est ensuite versé dans 200 ml d 'acide chlorhydrique 5N. Le précipité obtenu est filtré et lavé avec de l'éther. Après recristallisation dans un mélange éthanol-eau 2/8 (v/v) on obtient 1 7,6 g (rendement : 78 %) du produit attendu. F = 192°C
PREPARATION VI
Obtention de 1 -dodécyl-α,α-diméthyl-4-pipéridineacétamide
Une solution de 8,4 g (2,2.10-2 mole) du chlorhydrate de l'acide 1 -dodécyl-α,α-diméthyl-4-pipéridineacétique dans 50 ml de chlorure de thionyle est portée à reflux pendant 8 heures. Après évaporation des solvants sous pression réduite le résidu est solubilisé dans un mélange méthylbenzène/trichlorométhane 2/1 (v/v) puis refroidi. On ajoute alors avec précaution 80 ml d'ammoniac liquide et on laisse la solution à température ambiante pendant 72 heures. On verse le mélange dans de l'eau et on extrait avec l'ester éthylique de l'acide acétique. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium et les solvants sont évaporés sous pression réduite. Le produit obtenu est purifié par chromatographie sur gel de silice en éluant au moyen du mélange ester éthylique de l'acide acétique/méthanol/ammoniaque 9/1 /0,05 (v/v/v) . On obtient 5,2 g (Rendement : 69 %) de produit recristallisé dans le diisopropyle éther.
F = 123°C
De façon analogue à la synthèse précédente on prépare les composés suivants :
* 1 -dodécyl-N,N,α,α-tétraméthyl-4-pipéridineacétamide, (E)-2-butènedioate en remplaçant l'ammoniac par la N-méthylméthanamine ;
F = 190°C
* 1 -dodécyl-N-phénylméthyl-N,α,α-triméthyl-4-pipéridineacétamide, ethanedioate en remplaçant l'ammoniac par la N-phénylméthylméthanamine ;
F = 121 -128°C
* 1 -dodécyl-α,α-diméthyl-N,N-diéthyl-4-pipéridineacétamide en remplaçant l'ammoniac par la N,N-diéthylamine ;
F = 50°C
* 1 -dodécyl-N-phényiméthyl,α,α-diméthyl-4-pipéridineacétamide en remplaçant l'ammoniac par la phénylméthylamine ;
F = 74°C
* 1 -dodécyl-N,α,α-triméthyl-4-pipéridineacétamide en remplaçant l'ammoniac par la méthyiamine ; F = 78°C
* 1-dodécyl-N-propyl-α,α-diméthyl-4-pipéridineacétamide en remplaçant l'ammoniac par la propanamine ;
F = 72-75°C
* 1-dodécyl-N-(1 -méthyléthyl)-α,α-diméthyl-4-pipéridineacétamide en remplaçant l'ammoniac par la 1 -méthyléthanamine ;
F = 68°C
* 1-dodécyl-N-éthyl-α,α-diméthyl-4-pipéridineacétamide en remplaçant l'ammoniac par l'éthanamine ;
F = 67°C
Exemple 1
Obtention de 1 -dodécyl-β,β-diméthyl-4-pipéridineéthanamine, (E)-2-butènedioate
A une solution de 2,95 g (8,7.10-2 mole) de 1 -dodécyl-α,α-diméthyl-4-pipéridineacétamide dans 80 ml de méthylbenzène on ajoute goutte à goutte 10 ml d'hydrure de bis(2-méthoxyéthoxy)aluminium-sodium. Après agitation durant 1 heure à température ambiante on porte à reflux pendant 3 heures. Après refroidissement du mélange on ajoute avec précaution 50 ml d'hydroxyde de sodium 3N et on agite pendant 24 heures. On extrait au méthylbenzène. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. Le produit est purifié par chromatographie sur gel de silice en éluant au moyen du mélange ester éthylique de l'acide acétique/méthanol/ammoniaque 4/1 /0, 1 (v/v/v) . On obtient 1 ,8 g (rendement : 64 %) de 1 -dodécyl-β,β-diméthyl-4-pipéridineéthanamine sous forme d'huile. A partir de cette huile on obtient le (E)-2- butènedioate dans un mélange acétone-éther.
F = 100-120°C
En opérant selon le procédé de l'exemple 1 , à partir des dérivés analogues au 1 -dodécyl-α,α-diméthyl-4-pipéridineacétamide, tels que préparés précédemment, on obtient les produits suivants :
Exemple 2
* 1 -dodécyl-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-bu¬tènedioate.
F = 130°C Exemple 3
* 1 -dodécyl-N-phénylméthyl-N,β,β-triméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
F = 124-125°C
Exemple 4
* 1 -dodécyl-N,N-diéthyl,β,β-diméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
F = 1 10-1 1 5°C
Exemple 5
* 1 -dodécyl-N-phénylméthyl,β,β-diméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
F = 175-177°C
Exemple 6
* 1 -dodécyl-N,β,β-triméthyl-4-pipéridineéthanamine, 4-méthylbenzènesulfonate.
F = 139°C
Exemple 7
* 1 -dodécyl-N-propyl,β,β-diméthyl-4-pipéridineéthanamine,
ethanedioate.
F = 186-188°C
Exemple 8
* 1 -dodécyl-N-(1 -méthyléthyl)-,β,β-diméthyl-4-pipéridineéthanamine, 4-méthylbenzènesulfonate.
F = 1 15-1 18°C
Exemple 9
* 1 -dodécyl-N-éthyi,β,β-diméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
F = 135-157°C
Exemple 10
Obtention de N-méthyl-N-[2-méthyl-2-[ ( 1 -dodécyl)-4-pipéridinyl]propyl]-acétamide, 4-méthylbenzènesulfonate
A une solution de 8 g (2,4.1 0- 2 mole) de 1 -dodécyl-N,β,β-triméthyl-4-pipéridineéthanamine dans 1 00 ml de dichlorométhane et
16,8 ml de N,N-diéthyléthanamine on ajoute 3,4 ml (3,6.10-2 mole) d'anhydride acétique. On agite le mélange réactionnel à température ambiante pendant 1 2 heures. On verse la solution dans une solution d'hydroxyde de sodium 1 N. On extrait au trichlorométhane. La phase organique est lavée à l'eau, séchée, filtrée et les solvants sont évaporés sous pression réduite. On obtient 8,7 g de N-méthyl-N-[2-méthyl-2-[( 1 -dodécyl)-4-pipéridinyl]propyl]acétamide (rendement : 97 %) à partir duquel on prépare le 4-méthylbenzènesulfonate que l'on recristallise dans l'ester éthylique de l'acide acétique.
F = 102-103°C
En procédant de manière analogue en partant de 1 -dodécyl-β,β-diméthyl-4-pipéridine-éthanamine on obtient le composé suivant : Exemple 1 1
N-[2-méthyl-2-[(1 -dodécyl)-4-pipéridinyl]propyl]-N-acétamide, (E)-2-butènedioate
F = 125°C
PREPARATION VII
Obtention de N,N, β,β-tétraméthyl-4-pyridineéthanamine
A une solution de 100 g (82,5.10-2 mole) de ( 1 -méthyléthyl)-4-pyridine dans 800 ml d'acide acétique et 200 ml d'une solution aqueuse à 37 % de formaldéhyde on ajoute goutte à goutte 300 ml (2,5 moles) de N,N-diméthylamine et on porte le mélange à reflux pendant 72 heures. On ajoute alors 100 ml d'une solution aqueuse à 37 % de formaldéhyde et 1 50 ml de N,N-diméthylamine et agite à nouveau à la température de reflux durant 24 heures. Les solvants sont évaporés sous pression réduite et le résidu est repris par une solution aqueuse à 30 % d'hydroxyde de sodium. On extrait à l'ester éthylique de l'acide acétique, la phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. On récupère 70,5 g du produit attendu (rendement : 49 %) sous forme d'huile.
Eb = 50°C sous 0,05 mm de mercure (i.e. environ 6,66 Pa)
De façon analogue à la synthèse précédente on prépare le composé 4-[[1 -(1 -pipéridinyl)-2-méthyl]propyljpyridine, (E)-2-butènedioate en remplaçant la N,N-diméthylamine par la pipéridine.
F = 160°C PREPARATION VIII
Obtention de N,N,β,β-tétraméthyl-4-pipéridineéthanamine
On hydrogène dans un appareil de Parr à 50°C sous une pression d'hydrogène de 3.106 Pa en présence de dioxyde de platine une solution de 2 g (1 , 1 .10-2 mole) de N,N,β,β-tétraméthyl-4-pyridine- éthanamine dans 400 ml d'acide acétique. Après élimination du catalyseur par filtration on évapore les solvants sous pression réduite. On reprend le résidu obtenu par une solution aqueuse d'hydroxyde de sodium à 30 % et on extrait au chlorure de méthylène. La phase orga- nique est lavée, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. On obtient 1 ,9 g (rendement : 92 %) du composé attendu sous forme d'huile.
Eb = 60-64°C sous 0,02 mm de mercure (i.e. environ 2,66 Pa)
De la même façon en partant du composé 4-[[ 1 -( 1 -pipéridinyl)-2-méthyl]propyl]pyridine on prépare le composé 1 -[2-(4-pipéridinyl)-2-méthyl]propyl]pipéridine
Eb = 98-100°C sous 0,02 mm de mercure (i.e. environ 2,66 Pa)
Exemple 2 (autre voie de synthèse)
Obtention de 1 -dodécyl-N ,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)- 2-butènedioate
On porte à reflux durant 1 2 heures un mélange de 13 g (7.10-2 mole) de N,N,β,β-tétraméthyl-4-pipéridineéthanamine, 1 9,7 g (7,9.10-2 mole) de 1 -bromododécane, 24,4 g ( 1 7, 6.1 0-2 mole) de carbonate de potassium et 0, 5 g d'iodure de potassium dans 1 50 ml d'acétonitrile.
Après avoir versé le mélange réactionnei dans de l'eau on extrait à l'ester éthylique de l'acide acétique. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée, et les solvants sont évaporés sous pression réduite. On prépare le (E)-2- butènedioate dans l'éthanol. On obtient 23,6 g (rendement : 51 %) du produit attendu après recristallisation dans le mélange 2-propanol/eau 95/5 (v/v).
F = 130°C
De façon analogue à la synthèse précédente on prépare les produits suivants : Exemple 12
* N,N,β,β,1 -pentaméthyl-4-pipéridineéthanamine, (E)-2-butènedioate. F = 194-195°C
Exemple 13
* 1 -(2-propènyl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (Z)-2-butènedioate.
F = 147°C
Exemple 14
* 1 -(3,3-diméthylpropèn-2-yl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
F = 184°C
Exemple 15
* 1 -[[2-[4-(1 -dodécylpipéridinyl)]-2-méthyl]propyl]pipéridine, (Z)-2-butènedioate.
F = 129°C
Exemple 16
Obtention de (E)-1 -(6,6-diméthyl-2-heptèn-4-yn-1 -yl)-N ,N,β,B-tétraméthyl-4-pipéridineéthanamine, (Z)-2-butènedioate
On ajoute goutte à goutte 1 2 g (6.10-2 mole) de 1 -bromo-6,6-diméthyl-2-hepten-4-yne (E/Z = 3/1 ) en solution dans 20 ml de N,N- diméthylformamide à un mélange de 10 g (5,4. 10-2 mole) de N,N,β,β-tétraméthyl-4-pipéridineéthanamine et 14,9 g de carbonate de potassium dans 1 50 ml de N,N-diméthyiformamide. On agite le mélange pendant 48 heures à température ambiante puis on le verse dans de l'eau. On extrait en plusieurs fois à l'ester éthylique de l'acide acétique. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. On purifie l'huile résiduelle obtenue par chromatographie sur une colonne de silice en éluant au moyen du mélange chlorure de méthylène/méthanol 9/1 (v/v) . Après évaporation des solvants sous pression réduite on obtient 10,3 g (rendement : 56 %) de (E)-1 -(6,6-diméthyl-2-heptèn-4-yn-1 -yl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine. A partir de ce dernier on prépare le (Z)-2-butènedioate correspondant dans l'éthanol.
F = 185-188°C Exemple 17
Obtention de 1 -(6,6-diméthyl-heptyl)-N ,N ,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate
On hydrogène dans un appareil de Parr à 40°C, sous une pression d'hydrogène de 3.1 05 Pa, en présence de 0, 5 g de charbon palladié, 4,5 g ( 1 ,5.10-2 mole) de 1 -(6, 6-diméthyl-2-heptèn-4-yn-1 -yl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine en solution dans 1 50 ml de méthanol, sous forme de mélange d'isomères E/Z 3/1 . Lorsque la réaction est terminée, on élimine le catalyseur par filtration et les solvants sont évapores sous pression réduite. On obtient 3,8 g de produit (rendement : 84 %) sous forme d'huile. A partir de cette huile on prépare le (E)-2-butènedioate dans l'éthanol
F = 161 -166°C
Exemple 18
Obtention de 1 -[3-[4-(méthyléthyl )phényl]-2-méthyl-propyl]-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate
A une solution de 6,7 g (3,6.10-2 mole) de N,N,β,β-tétraméthyl-4-pipéridineéthanamine dans 100 ml de méthanol on ajoute 7,6 g (4.10-2 mole) de 2-méthyl-3-[4-(méthyléthyl)phényl]ρropanol et 5, 1 g de sulfate de sodium. Après addition d'acide acétique pour ajuster le pH du mélange à 6,5 on ajoute 2,6 g (4.10-2 mole) de cyanoborohydrure de sodium et agite ce mélange réactionnei pendant 32 heures. Après filtration et évaporation des solvants, on reprend le résidu par une solution normale d'hydroxyde de sodium. On extrait à l'éther. La phase organique est lavée à l'eau, séchée, filtrée et les solvants sont évaporés sous pression réduite.
Le produit obtenu est purifié par chromatographie sur une colonne de silice en éluant au moyen du mélange chlorure de méthyiène/méthanol. On récupère 5 g d 'un produit sous forme d'huile (rendement : 40 %). A partir de ce cette huile on prépare le (E)-2- butènedioate dans l'éthanol.
F = 146-1 50°C
PREPARATION IX
Obtention de 1 -( 1 1 -bromoundécanoyl)-N ,N,β,β-tétraméthyl-4-pipéridineéthanamine A une solution refroidie à 0°C de N,N,β,β-tétraméthyl-4-pipéridineéthanamine dans 1 20 ml de trichlorométhane et 1 9,2 ml ( 14,7.10-2 mole) de N,N-diéthyléthanamine, on ajoute goutte à goutte 1 7,5 g (6,2.10-2 mole) de chlorure de l'acide 1 1 -bromo-undecanoïque dilué dans 1 00 ml de trichlorométhane. On agite le mélange réactionnei pendant 3 heures à 0°C puis 20 heures à température ambiante. On verse le mélange dans de l'eau et laisse décanter. La phase organique est récupérée, séchée avec du sulfate de magnésium et les solvants sont évaporés sous pression réduite. On obtient 1 2 g (rendement : 57 %) du produit attendu sous forme d'huile.
De la même façon à partir du chlorure de l'acide undecanoïque on prépare le produit suivant :
Exemple 19
1 -undécanoyl-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, ethanedioate. F = 134°C
Exemple 20
Obtention de 1 -f(1 1 -imidazolyl)undécanoyl]-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, ethanedioate
On ajoute 1 ,8 g (2,6.10- 2 mole) d'imidazole à une suspension de 0,62 g d'hydrure de sodium à 60 % dans 200 ml de N,N-diméthylformamide et on agite une heure à température ambiante. On ajoute alors 1 1 g (2,5.10-2 mole) du 1 -( 1 1 -bromodécanoyl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine obtenu sous forme d'huile précédemment, dilué dans 100 ml de N,N-diméthylformamide et on chauffe le mélange à 90°C pendant 4 heures. Après évaporation des solvants, le résidu est repris avec de l'eau. On extrait à l'éther, la phase organique est lavée à l'eau, séchée, filtrée et les solvants sont évaporés sous pression réduite. Après purification par chromatographie sur colonne de silice en éluant au moyen du mélange chlorure de méthylène/méthanol 9/1 (v/v), on obtient 6 g (rendement : 57 %) de produit sous forme d'huile. A partir de cette huilel on prépare l'éthanedioate dans l'acétone. F = 75-80°C
Exemple 21
Obtention de 1 -[(1 1 -imidazolyl)undecyl]-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate A une solution de 4 g (0,9.1 0- 2 mole) de 1 -undécanoyl-N,N,β, β-tétraméthyl-4-pipéridineéthanamine, dans 1 20 ml de méthylbenzène, on ajoute goutte à goutte 1 0, 5 ml (3,8.1 0-2 mole) d'hydrure de bis-(2-méthoxyéthoxy)aluminium sodium et on chauffe le mélange à reflux pendant 4 heures. On ajoute alors goutte à goutte 1 00 ml d'une solution d'hydroxyde de sodium 3N et agite le mélange 24 heures à température ambiante. On extrait à l'aide de méthylbenzène. La phase organique est lavée avec une solution d'hydroxyde de sodium normale puis avec de l'eau, séchée, filtrée et les solvants sont évaporés sous pression réduite. On obtient 2,8 g (rendement : 74 %) de 1 -[(1 1 -imidazolyl)undecyl]-N,N, β,β-tétraméthyl-4-pipéridineéthanamine sous forme d'huile. A partir de cette huile on prépare le (E)-2-butènedioate dans l'éthanol.
F = 105-1 10°C
Exemple 22
Obtention de 2-[[4-[2-( 1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinyl]-propyl]-1 H-isoindole-1 ,3(2H)-dione, (E)-2-butènedioate
On porte à reflux pendant 5 heures un mélange de 1 5 g (8.10-2 mole) de N,N,β,β-tétraméthyl-4-pipéridineéthanamine, 24 g (9.10-2 mole) de 2-(3-bromopropyl)-1 H-isoindole-1 ,3(2H)-dione, 28 g de carbonate de potassium et quelques cristaux d'iodure de sodium dans 1 50 ml d'acétonitrile. Après avoir versé le mélange réactionnei dans l'eau on extrait avec l'ester éthylique de l'acide acétique. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. Le résidu d'évaporation est purifié par chromatographie sur colonne de silice en éluant au moyen du mélange ester éthylique de l'acide acétique/méthanol 99/1 (v/v). On récupère 5,9 g de 2-[[4-[2-( 1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinyl]propyl]-1 H-isoindole-1 ,3(2H)-dione sous forme d'huile. A partir de cette huile on prépare le (E)-2-butènedioate dans l'éthanol.
F = 124°C
Exemple 23
Obtention de 1 -[1 -(3-aminopropyl)]-N ,N ,β,β-tétraméthyl-4-pipéridine éthanamine, (E)-2-butènedioate
On porte à reflux une solution de 14 g (3,8.1 0-2 mole) de 2- [[4-[2-(1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinyl]propyl]-1 H-isoin dole-1 ,3(2H)-dione] dans 1 00 ml d'éthanol à 95 % et 4 mi d'hydrate d'hydrazine. Le mélange est versé dans une solution d' hydroxyde de sodium 5N et on extrait avec l'ester éthylique de l'acide acétique. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. On obtient 7,9 g (rendement : 86 %) de 1 -[1 -(3-aminopropyl)]-N,N,β,β-tétraméthyl-4-pipéridineéthanamine sous forme d'huile jaune. A partir de cette huile on prépare le (E)-2-butènedioate dans l'éthanol.
F = 189-191 °C
Exemple 24
Obtention de N-[[4-[2-(1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinvI]-1-propyl]-5-méthylhexanamide, éthanedioate
On solubilise 4,2 g ( 1 ,7.10-2 mole) de 1 -[1 -(3-aminopropyl)]-N,N,β,β-tétraméthyl-4-pipéridineéthanamine dans 50 ml de chlorure de méthylène et 1 2 ml de N,N-diéthyléthanamine. On refroidit la solution à 0°C et additionne goutte à goutte 2,6 g d ,7.10-2 mole) de chlorure de l'acide 5-méthylhexanoïque en solution dans 25 ml de chlorure de méthylène. On laisse la température du mélange revenir à 20°C et continue l'agitation durant 1 2 heures à cette température. On verse le mélange dans de l'eau et on extrait au chlorure de méthylène. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. Le résidu d'évaporation est purifié par chromatographie sur colonne de silice en éluant au moyen du mélange chlorure de méthylène/méthanol 95/5 (v/v) . On récupère 2 g (rendement : 32 %) de N-[[4-[2-(1 -diméthylamino-2-méthyi)propyi]-1 -pipéridinyl]-1 -propyl]-5-méthylhexanamide sous forme d'huile. A partir de cette huile on prépare dans l'acétone l'éthanedioate recherché.
F = 73-75°C
Exemple 25
Obtention de l'ester éthylioue de l'acide 4-[2-[(1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinebutanoïque, (Z)-2-butènedioate
On porte à reflux pendant 4 heures un mélange de 1 2 g (6,5.1 0-2 mole) de N,N,β,β-tétraméthyl-4-pipéridineéthanamine, 1 1 ,6 ml (8.10-2 mole) d'ester éthylique de l'acide 4-bromobutanoïque et de 22,4 g de carbonate de potassium dans 200 ml d'acétonitrile. Après évaporation des solvants sous pression réduite on reprend le résidu avec de l'eau. On extrait à l'ester éthylique de l'acide acétique. La phase organique est lavée à l'eau, séchée avec du sulfate de magnésium, filtrée et les solvants sont évaporés sous pression réduite. Après purification par chromatographie sur colonne de silice en éluant au moyen du mélange chlorure de méthylène/méthanol 9/1 (v/v) on récupère 1 1 ,8 g (rendement : 61 %) de l'ester éthylique de l'acide 4-[2-[( 1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinebutanoïque sous forme d'huile. A partir de cette huile on prépare dans l'éthanol le (Z)-2-butènedioate correspondant.
F = 122°C
Exemple 26
Obtention de N-(4-méthytpentyl)-4-r2-(1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinebutanamide, (E)-2-butènedioate
Une solution de 4 g d ,2.10-2 mole) de l'ester éthylique de l'acide 4-[2-[( 1 -diméthylamino-2-méthyl)propyl]-1 -pipéridinebutanoïque et de 9 g (9.10-2 mole) de 4-méthylpentanamine dans 50 ml de méthylbenzène est introduite dans un autoclave et chauffée à 200°C pendant 96 heures. Après évaporation du méthylbenzène sous pression réduite le résidu est purifié par chromatographie sur colonne de silice en éluant au moyen du mélange chlorure de méthylène/méthanol 95/5 (v/v). On récupère après évaporation sous pression réduite des fractions pures 3 g (rendement : 71 %) de N-(4-méthylpentyl)-4-[2-( 1 -diméthyiamino-2-méthyl)propyl]-1 -pipéridinebutanamide sous forme d'huile. A partir de cette huile on prépare dans l'éthanol le (E)-2-butènedioate correspondant.
F = 140°C
Exemple 27
Obtention du iodure de 1 -[(1 -undecyl)carbonyl]-N,N ,N,β,β-pentaméthyl-4-pipéridineéthanaminium
On porte à reflux en agitant une solution de 1 g (0,27.10-2 mole) de 1 -undecanoyl-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, de 20 ml d'éther et de 2 ml d'iodométhane. Au bout de 1 5 heures on ajoute à nouveau 2 ml d'iodométhane et encore 3 ml 24 heures après et on chauffe encore durant environ 8 heures. Puis on refroidit le mélange et filtre le précipité qui s'est formé. On obtient ainsi 0,9 g (rendement :
65 %) d'un produit blanc correspondant au composé recherché.
F = 208°C
En procédant de manière analogue à la préparation IX, on obtient les produits suivants :
Exemple 28 :
1-(3-phénylpropènoyl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)- 2-butènedioate.
F = 173-176° C
Exemple 29
1-[2-(4-chlorophénoxy)-2,2-diméthyl-éthanoyl]-N,N,β.β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
F = 194° C
En procédant de manière analogue à la préparation de l'exemple 1, on obtient les produits suivants :
Exemple 30 :
1-[2-(4-chlorophénoxy)-2,2-diméthyl-éthvl]-N.N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
F = 103° C
Exemple 31 :
1-(3-phénylpropènyl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine,
(E)-2-butènedioate.
F = 150° C
Exemple 32 :
1-[2-[4-(2-méthylpropyl)phénvl]-2-méthyléthyll-N.N.β.β-tétraméthyl-4-pjpéridineéthanamine, (E)-2-butènedioate.
F = 147-150° C
On a regroupé dans le tableau I suivant un certain nombre de composés selon l'invention. Dans ce tableau les symboles utilisés ont les significations suivantes: n-Pr : -CH2-CH2-CH3 n-C12 :-(CH2)11CH3
Figure imgf000029_0001
Les symboles utilisés pour les sels ont les significations suivantes oxal : HO2C-CO2H Fum HO2C-CH = CH-CO2H
Mal : HO2C-CH=CH-CO2H
Figure imgf000030_0001
IMA : iodure de méthylammonium
Les produits selon l'invention sont des inhibiteurs de la biosynthèse du cholestérol et notamment de l'époxysqualène cyclase.
L'activité des composés selon l'invention a été évaluée par mise en évidence d'un effet inhibiteur sur l'époxysqualène cyclase des microsomes hépatiques de rats mâles Wistar.
La méthode consiste à mesurer le lanostérol formé à partir du R,S-2,3-oxydosqualène par l'enzyme microsomiale. La préparation de l'enzyme se fait selon la méthode décrite par Ness G.C. (Ness G.C. et al., Biochem. J., ( 1 986) 233, 1 67-1 72) .
Méthode de mesure de l'activité époxysqualène cyclase :
Les microsomes hépatiques de rat sont utilisés comme source d'enzyme. La méthode consiste à mesurer le lanostérol formé à partir du R,S-2,3-oxydosqualène. Le R,S-2,3-oxydosqualène, les produits à tester et le TWEEN® 80 sous forme de solutions organiques (2-propanone ou sulfinylbis-méthane) (25 μl) sont mis dans les tubes d'essai puis 400 μl de tampon phosphate de potassium (0, 1 M, pH = 7,4) sont ajoutés. La réaction est initiée par addition de 100 μl de microsomes. Pour un volume réactionnei final de 525 μl, le mélange contient 1 50 μM de R,S-2,3-oxydosqualène, 0, 1 % de TWEEN® 80 (pour solubiliser le R,S-2,3-oxydosqualène) et 250 μg de protéines microsomiales. La durée de réaction est de 60 minutes à 37°C. La réaction est stoppée par addition de 300 μl de potasse methanolique (7 %) et de 20 μg de stigmastérol comme standard interne. Après saponification à 80°C pendant 30 minutes et agitation à l'agitateur rotatif, les stérols sont extraits au moyen de 2 ml d'hexane. Le lanostérol formé est séparé du R,S-2,3-oxydosqualène, du cholestérol membranaire et du stigmastérol par chromato graphie en phase gazeuse après transformation en éthers triméthylsilylés. La dérivatisation des stérols s'effectue à 60°C pendant 30 minutes après addition de 25 μl de pyridine et 75 μl de l'ester triméthylsilique de l'acide 2,2,2-trifluoro-N-triméthylsiiyl-éthanimidique contenant 1 % d'éthers triméthylchlorosilanes.
Après évaporation, les éthers triméthylsilyles sont remis en solution dans 100 μl d'hexane. Une partie aliquote de cette solution (2 μl) est chromatographiée en phase gazeuse sur colonne capillaire OV1 (0,32 mm, 25 m) dans les conditions suivantes : température de l'injecteur = 270°C, température du four = 260°C, température du détecteur = 300°C, le gaz vecteur étant l'azote à une pression de 7.104 Pa.
La puissance des molécules testées est exprimée en pourcentage d'inhibition de la quantité de lanostérol formé pour une concentration de 25.10-6 mole par litre du produit testé. Les résultats obtenus avec un certain nombre de composés selon l'invention sont regroupés dans le tableau II .
Les produits selon l'invention sont utiles en thérapeutique dans le traitement et la prévention de l'hypercholestérolémie, notamment des phénomènes de lésions artérielles qui y sont associés tel l'athérosclérose, et des mycoses et autres affections parasitaires provoquées par un champignon comme par exemple Actinomyces mentagrophytes, Candida tropicalis, Candida albicans, Candida glabrata ou Aspergillus fumigatus.
Selon l'invention on préconise une composition thérapeutique caractérisée en ce qu'elle renferme au moins un composé de formule I ou l'un de ses sels d'addition en quantité thérapeutiquement efficace, en association avec un excipient physiologiquement acceptable.
On préconise également l'utilisation des composés de formule I ou l'un de leurs sels d'addition, en tant qu'agents inhibiteurs de l'époxysqualene cyclase, pour l'obtention d'un médicament préventif ou curatif hypocholestérolémiant, hypolipémiant, antiathéromateux et/ou antifongique. Les produits de formule I selon l'invention et leurs sels d'addition sont en particulier utiles dans le traitement des D.I.C. (coagulations intravasculaires disséminées) induites notamment par les moisissures telles que Candida albicans et Candida glabrata. Le meilleur mode de mise en oeuvre de l'invention consiste à utiliser les produits des exemples 2, 16 et 18 en tant que médicaments notamment hypocholestérolémiants et/ou antifongiques.
Figure imgf000033_0001
Figure imgf000034_0001
Figure imgf000035_0001

Claims

Revendications
1. Composé β,β-diméthyl-4-pipéridineéthanamine caractérisé en ce qu'il est choisi parmi l'ensemble constitué par :
(i) les composés de formule :
Figure imgf000036_0001
dans laquelle
R 1 et R2, identiques ou différents, représentent chacun l'atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe acyle en C2-C5, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle,
R3 représente
un groupe alkyle en C 1 -C 1 2 linéaire ou ramifié, éventuellement substitué par :
a) un groupe imidazolyle ou
b) un groupe phényle lui-même éventuellement substitué par un groupe alkyle linéaire ou ramifié en C1 -C4,
un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons C = C ou C≡C, et éventuellement substitué par un groupe phényle,
un groupe alkyioxy en C1 -C4, linéaire ou ramifié, substitué par un groupe para-chlorophényle,
un groupe -CO-R8, dans lequel R8 représente un groupe alkyle linéaire ou ramifié en C8-C1 1 éventuellement substitué par un groupe imidazolyle, un groupe alkyoxy en C1 -C4, linéaire ou ramifié, substitué par un groupe para-chlorophényle ou un groupe alkyle en C2-C4, linéaire ou ramifié, comportant au moins une liaison double, et substitué par un groupe phényle,
un groupe alkyle linéaire ou ramifié en C 1 -C4 substitué par l'un des groupes suivants :
un groupe -COOR4, dans lequel R4 représente soit un atome d'hydrogène soit un groupe alkyle linéaire ou ramifié en C 1 - C4,
un groupe 1 H-isoindole-1 ,3(2H)-dione,
un groupe NR5R6, dans lequel R5 et R6, identiques ou différents, représentent chacun un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C 1 -C4,
un groupe -NH-CO-R7 ou un groupe -CO-NH-R7 dans lesquels R7 représente un groupe alkyle linéaire ou ramifié en C1 -C6 ; et,
(ii) leurs sels d'addition, notamment les sels d'addition d'acide et les sels d'ammonium.
2. Composé selon la revendication 1 caractérisé en ce que le sel d'addition est un sel obtenu à partir d'un acide organique ou minéral.
3. Composé de formule I selon la revendication 1 caractérisé en ce que le sel d'addition est un sel d'ammonium obtenu à partir d'un iodure d'alkyle en C1 -C1 4.
4. 1 -dodécyl-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
5. (E)-1 -(6,6-diméthyl-2-hepten-4-yn- 1 -yl)-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (Z)-2-butènedioate.
6. 1 -[3-[4-(méthyléthyl)phényl]-2-méthyl-propyl]-N,N,β,β-tétraméthyl-4-pipéridineéthanamine, (E)-2-butènedioate.
7. Procédé de préparation d'un composé de formule I ou de l'un de ses sels selon la revendication 1 , ledit procédé étant caractérisé en ce qu'il comprend les étapes consistant à :
(i) soumettre à une réaction de N-alkylation ou N-acylation un composé de formule :
Figure imgf000038_0001
dans laquelle :
R'1 et R'2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle, par réaction avec un composé de formule R'3-X où X représente un halogène comme par exemple un atome de brome ou de chlore et R'3 représente :
un groupe alkyle en C 1 -C 1 2 linéaire ou ramifié éventuellement substitué par un groupe imidazolyle ou un groupe phényle lui- même éventuellement substitué par un groupe alkyle linéaire ou ramifié en C 1 -C4,
un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons double ou triple,
un groupe -CO-R'8 dans lequel R'8 représente un groupe alkyle linéaire ou ramifié en C8-C 1 1 éventuellement substitué par un groupe imidazolyle,
un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par
un groupe -COOR'4 dans lequel R'4 représente un atome d'hydrgène ou un groupe alkyle linéaire ou ramifié en C 1 -C4, un groupe 1 H-isoindole-1 ,3(2H)-dione,
à raison de 1 mole de composé de formule II pour 1 , 1 moles de composé de formule R'3-X, à une température comprise entre 0°C et 200°C et pendant au moins une heure, pour obtenir un composé de formule :
Figure imgf000038_0002
dans laquelle R' 1 , R'2 et R'3 sont définis comme ci-dessus; (ii) si nécessaire, soumettre les composés de formule I' ainsi obtenus à au moins un des traitements suivants :
(a) les composés de formule I' dans laquelle R'3 représente un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons C = C ou C≡C et R' 1 et R'2 sont définis comme précédemment, sont transformés par hydrogénation catalytique dans un alcool en présence d'un catalyseur, en composés de formule I dans laquelle R1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente une chaîne alkyle en C3-C 1 0 linéaire ou ramifié;
(b) on réalise une hydrolyse des composés de formule I' dans laquelle R' 1 et R'2 sont définis comme précédemment et R'3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe 1 H-isoindole-1 ,3(2H)-dione, en présence d'hydrate d'hydrazine, éventuellement suivie d'une N-alkylation de l'aminé primaire ainsi obtenue, par un groupe alkyle en C1 -C4 pour obtenir les composés de formule I dans laquelle R 1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe NR5R6 dans lequel R5 et R6, identiques ou différents, représentent chacun un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4;
c) on réalise une N-acylation de l'aminé primaire obtenue au stade (b) précédent par réaction avec un halogénure d'acide de formule X-CO-R7 dans laquelle X représente un atome d'halogène et R7 un groupe alkyle linéaire ou ramifié en C1 -C6, pour obtenir les composés de formule I dans laquelle R 1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle, et R3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe -NH-CO-R7 dans lequel R7 représente un groupe alkyle linéaire ou ramifié en C1 -C6 ; groupe -NH-CO-R7 dans lequel R7 représente un groupe alkyle linéaire ou ramifié en C1 -C6 ;
(d) on amidifie les composés de formule I' dans laquelle R'1 et R'2 sont définis comme précédemment et R' 3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe -COOR'4, dans lequel R'4 représente un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4, par réaction avec une aminé primaire, pour obtenir les composés de formule I dans laquelle R 1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par un groupe -CO-NH-R7 dans lequel R7 représente un groupe alkyle linéaire ou ramifié en C 1 -C6;
(e) on réalise la réduction des composés de formule I' dans laquelle R' 1 et R'2 sont définis comme précédemment et R'3 représente un groupe -CO-R'8, dans lequel R'8 représente un groupe alkyle linéaire ou ramifié en C8-C1 1 éventuellement substitué par un groupe imidazolyle, en présence d'un agent réducteur, puis traite avec une base forte pour obtenir les composés de formule I dans laquelle R 1 et R2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle et R3 représente un groupe alkyle linéaire ou ramifié en C8-C1 2 éventuellement substitué par un groupe imidazolyle;
(f) on acyle les composés de formule I' dans laquelle un des deux groupes R' 1 et R'2 représente l'atome d'hydrogène, l'autre pouvant être un atome d'hydrogène, un groupe alkyle en C1 -C4 ou un groupe phénylméthyle et R'3 a la signification donnée à R3, par réaction avec un anhydride d'acide, pour obtenir les composés de formule I dans laquelle un des groupes R 1 ou R2 représente un groupe acyle, l'autre pouvant être un atome d'hydrogène, un groupe alkyle en C1 -C4 ou un groupe phénylméthyle et R3 représente un groupe alkyle en C1 -C 1 2 linéaire ou ramifié éventuellement substitué par un groupe imidazolyle ou un groupe phényle luimême éventuellement substitué par un groupe alkyle en C1 -C4, un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons double ou triple,
un groupe -CO-R8 dans lequel R8 représente un groupe alkyle linéaire ou ramifié en C8-C 1 1 éventuellement substitué par un groupe imidazolyle,
un groupe alkyle linéaire ou ramifié en C1 -C4 substitué par :
un groupe -COOR4 dans lequel R4 représente un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe 1 H-isoindole-1 ,3(2H)-dione,
un groupe NRsR6 dans lequel R5 et R6, identiques ou différents, représentent chacun un atome d'hydrogène ou un groupe alkyle linéaire ou ramifié en C1 -C4,
un groupe -NH-CO-R7 ou un groupe -CO-NH-R7 dans lequel R7 représente un groupe alkyle linéaire ou ramifié en C1 -C6.
8. Composé intermédiaire, utile dans la synthèse de composés de formule I selon la revendication 1 , caractérisé en ce qu'il s'agit d'un produit de formule
Figure imgf000041_0001
dans laquelle
R' 1 et R'2, identiques ou différents, représentent chacun un atome d'hydrogène, un groupe alkyle linéaire ou ramifié en C1 -C4, un groupe phénylméthyle ou forment avec l'atome d'azote auquel ils sont liés un groupe pipéridinyle, et R'3 représente un groupe alkyle en C1 -C 1 2 linéaire ou ramifié, ou un groupe alkyle linéaire ou ramifié en C3-C 1 0 comportant une ou plusieurs liaisons C = C ou C≡C.
9. Composition thérapeutique caractérisée en ce qu'elle renferme au moins un composé de formule I ou l'un de ses sels d'addition en quantité therapeutiquement efficace, en association avec un excipient physiologiquement acceptable.
10. Utilisation d'un composé selon la revendication 1 , en tant qu'agent inhibiteur de la biosynthèse du cholestérol, pour l'obtention d'un médicament préventif ou curatif de l'hypercholestérolémie, de l'athérosclérose et des mycoses.
PCT/FR1994/000584 1993-05-17 1994-05-17 Derives de beta, beta-dimethyl-4-piperidineethanamine comme inhibiteurs de la biosynthese du cholesterol Ceased WO1994026713A1 (fr)

Priority Applications (4)

Application Number Priority Date Filing Date Title
US08/545,626 US5614534A (en) 1993-05-17 1994-05-17 Derivatives of β, β-dimethyl-4-piperidineethanamine as inhibitors of the cholesterol biosynthesis
EP94916294A EP0699187B1 (fr) 1993-05-17 1994-05-17 Derives de beta,beta-dimethyl-4-piperidineethanamine comme inhibiteurs de la biosynthese du cholesterol
DE69401584T DE69401584T2 (de) 1993-05-17 1994-05-17 Beta,beta-dimethyl-4-piperidinethanamin-derivate als inhibitoren der cholesterin-biosynthese
JP6525084A JPH08510726A (ja) 1993-05-17 1994-05-17 コレステロール生合成の阻害剤としてのβ,β−ジメチル−4−ピペリジンエタンアミン

Applications Claiming Priority (2)

Application Number Priority Date Filing Date Title
FR93/05915 1993-05-17
FR9305915A FR2705343B1 (fr) 1993-05-17 1993-05-17 Dérivés de beta,beta-diméthyl-4-pipéridineéthanamine, leur procédé de préparation et leur utilisation en thérapeutique.

Publications (1)

Publication Number Publication Date
WO1994026713A1 true WO1994026713A1 (fr) 1994-11-24

Family

ID=9447204

Family Applications (1)

Application Number Title Priority Date Filing Date
PCT/FR1994/000584 Ceased WO1994026713A1 (fr) 1993-05-17 1994-05-17 Derives de beta, beta-dimethyl-4-piperidineethanamine comme inhibiteurs de la biosynthese du cholesterol

Country Status (9)

Country Link
US (1) US5614534A (fr)
EP (1) EP0699187B1 (fr)
JP (1) JPH08510726A (fr)
AT (1) ATE148108T1 (fr)
CA (1) CA2163001A1 (fr)
DE (1) DE69401584T2 (fr)
ES (1) ES2098947T3 (fr)
FR (1) FR2705343B1 (fr)
WO (1) WO1994026713A1 (fr)

Cited By (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO1995025721A1 (fr) * 1994-03-24 1995-09-28 Schering Aktiengesellschaft Nouveaux derives de piperidine 1,4-disubstitues utiles comme medicaments agissant sur le recepteur du glutamate

Families Citing this family (21)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US6964974B2 (en) 2000-09-08 2005-11-15 Hoffmann-La Roche Inc. 2,3-oxidosqualene-lanosterol cyclase inhibitors
TWI350168B (en) * 2004-05-07 2011-10-11 Incyte Corp Amido compounds and their use as pharmaceuticals
WO2006002361A2 (fr) 2004-06-24 2006-01-05 Incyte Corporation 2-methylpropanamides et leur utilisation comme produits pharmaceutiques
WO2006002349A1 (fr) * 2004-06-24 2006-01-05 Incyte Corporation Composes amido et leur utilisation comme produits pharmaceutiques
EA200700117A1 (ru) 2004-06-24 2007-06-29 Инсайт Корпорейшн N-замещенные пиперидины и их применение в качестве фармацевтических препаратов
US20050288317A1 (en) * 2004-06-24 2005-12-29 Wenqing Yao Amido compounds and their use as pharmaceuticals
US20060009491A1 (en) * 2004-06-24 2006-01-12 Incyte Corporation Amido compounds and their use as pharmaceuticals
KR20070050076A (ko) * 2004-08-10 2007-05-14 인사이트 산 디에고 인코포레이티드 아미도 화합물 및 약제로서의 이의 용도
US8110581B2 (en) 2004-11-10 2012-02-07 Incyte Corporation Lactam compounds and their use as pharmaceuticals
KR101368228B1 (ko) * 2004-11-10 2014-02-27 인사이트 코포레이션 락탐 화합물 및 약제로서의 이의 용도
MX2007005820A (es) * 2004-11-18 2007-07-18 Incyte Corp Inhibidores de deshidrogenasa esteroide hidroxilo 11-beta tipo 1 y metodos de uso de los mismos.
EP1931652A2 (fr) * 2005-09-21 2008-06-18 Incyte Corporation Utilisation pharmaceutique de composes amido
AU2006322060A1 (en) * 2005-12-05 2007-06-14 Incyte Corporation Lactam compounds and methods of using the same
WO2007084314A2 (fr) * 2006-01-12 2007-07-26 Incyte Corporation MODULATEURS de la 11-ß HYDROXYSTEROIDE DESHYDROGENASE DE TYPE 1, LEURS COMPOSITIONS PHARMACEUTIQUES ET LEURS PROCEDES D'UTILISATION
KR20080091503A (ko) * 2006-01-31 2008-10-13 인사이트 코포레이션 아미도 화합물 및 약제로서의 이의 용도
US20070213311A1 (en) * 2006-03-02 2007-09-13 Yun-Long Li Modulators of 11-beta hydroxyl steroid dehydrogenase type 1, pharmaceutical compositions thereof, and methods of using the same
WO2007103719A2 (fr) * 2006-03-03 2007-09-13 Incyte Corporation MODULATEURS DE LA 11-β-HYDROXYSTÉROÏDE DÉSHYDROGÉNASE DE TYPE 1, LEURS COMPOSITIONS PHARMACEUTIQUES ET LEURS PROCÉDÉS D'UTILISATION
US20070293529A1 (en) * 2006-05-01 2007-12-20 Yun-Long Li Tetrasubstituted ureas as modulators of 11-beta hydroxyl steroid dehydrogenase type 1
WO2007137066A2 (fr) * 2006-05-17 2007-11-29 Incyte Corporation Inhibiteurs hétérocycliques de la déshydrogénase du stéroïde hydroxyle 11-b de type 1 et leurs procédés d'utilisation
EP2032364B2 (fr) 2006-06-23 2020-08-12 KBA-NotaSys SA Dispositif de numérotation pour la numérotation typographique
CL2008001839A1 (es) 2007-06-21 2009-01-16 Incyte Holdings Corp Compuestos derivados de 2,7-diazaespirociclos, inhibidores de 11-beta hidroxil esteroide deshidrogenasa tipo 1; composicion farmaceutica que comprende a dichos compuestos; utiles para tratar la obesidad, diabetes, intolerancia a la glucosa, diabetes tipo ii, entre otras enfermedades.

Citations (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
GB991509A (en) * 1963-10-15 1965-05-12 Parke Davis & Co Aminoalkylpiperidinoalkyl-ª‡-naphthylamines
FR2300552A1 (fr) * 1975-02-12 1976-09-10 Fournier Gmbh Lab Composes hypolipidemiants
US4248877A (en) * 1973-06-22 1981-02-03 Sandoz Ltd. Organic compounds
EP0420116A2 (fr) * 1989-09-22 1991-04-03 Merrell Pharmaceuticals Inc. Alkylpipéridines substitués et leur utilisation comme inhibiteurs de la synthèse du cholestérol
EP0468457A1 (fr) * 1990-07-24 1992-01-29 Merrell Pharmaceuticals Inc. Nouvelles pipéridines substituées et leur application comme inhibiteurs de la synthèse du cholestérol

Family Cites Families (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US4473694A (en) * 1981-04-03 1984-09-25 The B. F. Goodrich Company Process for the preparation of polysubstituted α-aminoacetamides
US4569933A (en) * 1984-04-13 1986-02-11 Cornu Pierre Jean Antihypertensive substituted derivatives of 2,5-diamino 1,4-diazole
DK674487A (da) * 1986-12-22 1988-06-23 Zambeletti Spa L Piperidinderivater
US4939161A (en) * 1989-05-12 1990-07-03 Boc, Inc. Analgesic N-aryl-N-[1-substituted-3,5-dimethyl-4-piperidinyl]amides
JP3026845B2 (ja) * 1991-02-20 2000-03-27 日清製粉株式会社 ピペリジン誘導体

Patent Citations (5)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
GB991509A (en) * 1963-10-15 1965-05-12 Parke Davis & Co Aminoalkylpiperidinoalkyl-ª‡-naphthylamines
US4248877A (en) * 1973-06-22 1981-02-03 Sandoz Ltd. Organic compounds
FR2300552A1 (fr) * 1975-02-12 1976-09-10 Fournier Gmbh Lab Composes hypolipidemiants
EP0420116A2 (fr) * 1989-09-22 1991-04-03 Merrell Pharmaceuticals Inc. Alkylpipéridines substitués et leur utilisation comme inhibiteurs de la synthèse du cholestérol
EP0468457A1 (fr) * 1990-07-24 1992-01-29 Merrell Pharmaceuticals Inc. Nouvelles pipéridines substituées et leur application comme inhibiteurs de la synthèse du cholestérol

Cited By (1)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
WO1995025721A1 (fr) * 1994-03-24 1995-09-28 Schering Aktiengesellschaft Nouveaux derives de piperidine 1,4-disubstitues utiles comme medicaments agissant sur le recepteur du glutamate

Also Published As

Publication number Publication date
EP0699187B1 (fr) 1997-01-22
CA2163001A1 (fr) 1994-11-24
FR2705343A1 (fr) 1994-11-25
DE69401584D1 (de) 1997-03-06
ATE148108T1 (de) 1997-02-15
DE69401584T2 (de) 1997-05-22
US5614534A (en) 1997-03-25
FR2705343B1 (fr) 1995-07-21
ES2098947T3 (es) 1997-05-01
JPH08510726A (ja) 1996-11-12
EP0699187A1 (fr) 1996-03-06

Similar Documents

Publication Publication Date Title
EP0699187B1 (fr) Derives de beta,beta-dimethyl-4-piperidineethanamine comme inhibiteurs de la biosynthese du cholesterol
EP0666850B1 (fr) DERIVES DE 1,2,3,5,6,7,8,8a-OCTAHYDRO-5,5,8a-TRIMETHYL-(8aBETA)-6-ISOQUINOLINEAMINE, LEUR PROCEDE DE PREPARATION ET LEUR UTILISATION EN THERAPEUTIQUE
EP1682503B1 (fr) Derives de n-[phenyl(alkylpiperidin-2-yl)methyl]benzamide, leur preparation et leur application en therapeutique
EP1720872A1 (fr) Derives d'aryl- et d'heteroaryl-piperidinecarboxylates, leur preparation et leur application comme inhibiteurs de l'enzyme faah
CA2554855A1 (fr) Derives de alkylpiperazine-et alkylhomopiperazine- carboxylates, leur preparation et leur application en tant qu'inhibiteurs de l'enzyme faah
EP0522915A1 (fr) Dérivés de pyrimidine-4-carboxamide, leur préparation et leur application en thérapeutique
EP1879856B1 (fr) Derives d'alkyl-, alkenyl- et alkynylcarbamates, leur preparation et leur application en therapeutique
EP0341231B1 (fr) 1-(1H-imidazol-4-yl)alkyl-benzamides substitués
EP0734379A1 (fr) Nouveaux derives de 2-arylalkenyl-azacycloalkanes ligands aux recepteurs sigma, leur procede de preparation et leur application en therapeutique
EP0418933A1 (fr) Dérivés d'alcadiènes, leurs préparations, les médicaments les contenant et produits intermédiaires
EP0308284A1 (fr) Dérivés de l'oxime du 1,2,5,6-tétrahydropyridine, leur procédé de préparation, leur application comme médicaments et les compositions les renfermant
FR2697250A1 (fr) Dérivés de beta,beta-diméthyl-4-pipéridineéthanol et de 1,2,3,6-tétrahydro-beta,beta-diméthyl-4-pyridineéthanol, leur procédé de préparation et leur utilisation en thérapeutique.
CH639075A5 (fr) Ethers dibenzyliques substitues actifs sur le plan therapeutique.
EP0002401B1 (fr) Dérivés de naphtalène, leur préparation et leur application en thérapeutique
CH682322A5 (fr)
WO2000063170A1 (fr) Derives de cyclobutene-3,4-dione en tant qu'inhibiteurs de la phosphodiesterase 5
FR2690917A1 (fr) Aminoesters, leur procédé de préparation et leur application en thérapeutique.
EP0929515B1 (fr) Nouveaux derives de la phenoxyethylamine, leur procede de preparation, leur application comme medicaments et les compositions pharmaceutiques les contenant
EP0125975B1 (fr) Diphénylazométhines portant une chaîne esterifiée, leur préparation et leur application en thérapeutique
FR2738567A1 (fr) Derives de alpha-phenylpiperidine-1-propanol, leur preparation et leur application en therapeutique
FR2735776A1 (fr) Derives de 2,3-dihydro-1h-indole, leur preparation et leur application en therapeutique
FR2706894A1 (en) N-Phenyl-N-(piperidinoalkyl)arylamide derivatives, their preparation and their application in therapeutics
EP1240146A1 (fr) Derives de 2-arylquinoleine, leur preparation et leur application en therapeutique
BE573096A (fr)
FR2787449A1 (fr) Derives de 3-phenyl-2,6-dioxopiperidin-3-yl propionamide et leur procede de preparation

Legal Events

Date Code Title Description
AK Designated states

Kind code of ref document: A1

Designated state(s): CA JP US

AL Designated countries for regional patents

Kind code of ref document: A1

Designated state(s): AT BE CH DE DK ES FR GB GR IE IT LU MC NL PT SE

DFPE Request for preliminary examination filed prior to expiration of 19th month from priority date (pct application filed before 20040101)
121 Ep: the epo has been informed by wipo that ep was designated in this application
WWE Wipo information: entry into national phase

Ref document number: 1994916294

Country of ref document: EP

WWE Wipo information: entry into national phase

Ref document number: 08545626

Country of ref document: US

WWE Wipo information: entry into national phase

Ref document number: 2163001

Country of ref document: CA

WWP Wipo information: published in national office

Ref document number: 1994916294

Country of ref document: EP

WWG Wipo information: grant in national office

Ref document number: 1994916294

Country of ref document: EP