WO2012148140A2 - 혈관 신생 억제 및 항산화 효과를 가지는 이미다졸계 알칼로이드 유도체 및 이의 제조방법 - Google Patents
혈관 신생 억제 및 항산화 효과를 가지는 이미다졸계 알칼로이드 유도체 및 이의 제조방법 Download PDFInfo
- Publication number
- WO2012148140A2 WO2012148140A2 PCT/KR2012/003103 KR2012003103W WO2012148140A2 WO 2012148140 A2 WO2012148140 A2 WO 2012148140A2 KR 2012003103 W KR2012003103 W KR 2012003103W WO 2012148140 A2 WO2012148140 A2 WO 2012148140A2
- Authority
- WO
- WIPO (PCT)
- Prior art keywords
- compound
- mmol
- formula
- independently
- oso
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Ceased
Links
- 0 CC=C(CCNC)N=C**C(C(*1)Oc2c1cc(CC(OC)=O)cc2)c1ccc(C)c(O)c1 Chemical compound CC=C(CCNC)N=C**C(C(*1)Oc2c1cc(CC(OC)=O)cc2)c1ccc(C)c(O)c1 0.000 description 8
- VROXINVFSABHKT-UHFFFAOYSA-N CN(C)CCc1c[n](C(C2Oc(cc(CC(O)=O)cc3)c3O2)c(cc2)ccc2O)cn1 Chemical compound CN(C)CCc1c[n](C(C2Oc(cc(CC(O)=O)cc3)c3O2)c(cc2)ccc2O)cn1 VROXINVFSABHKT-UHFFFAOYSA-N 0.000 description 2
- RUCBPOCVDDOVCG-XRVIQIRUSA-N C/C=C(/CCN(C)C)\N=C/NC(C1Oc2cc(C(O)=O)ccc2O1)c(cc1O)ccc1O Chemical compound C/C=C(/CCN(C)C)\N=C/NC(C1Oc2cc(C(O)=O)ccc2O1)c(cc1O)ccc1O RUCBPOCVDDOVCG-XRVIQIRUSA-N 0.000 description 1
- PDQUANQRMVXCFU-UHFFFAOYSA-N CCO/S(/CCc(cc1)cc2c1OC(C(c(cc1)cc(O)c1O)[n]1cnc(CCN)c1)O2)=C/C Chemical compound CCO/S(/CCc(cc1)cc2c1OC(C(c(cc1)cc(O)c1O)[n]1cnc(CCN)c1)O2)=C/C PDQUANQRMVXCFU-UHFFFAOYSA-N 0.000 description 1
- GVJCAIYCOFSMSQ-UHFFFAOYSA-N CN(C)CCc1c[n](C(C2Oc3cc(CO)ccc3O2)c(cc2O)ccc2O)cn1 Chemical compound CN(C)CCc1c[n](C(C2Oc3cc(CO)ccc3O2)c(cc2O)ccc2O)cn1 GVJCAIYCOFSMSQ-UHFFFAOYSA-N 0.000 description 1
- SCRQGNGSDJGHMV-UHFFFAOYSA-N CNCCc1c[n](CC(C2Oc3cc(CC(O)=O)ccc3O2)c(cc2O)ccc2O)cn1 Chemical compound CNCCc1c[n](CC(C2Oc3cc(CC(O)=O)ccc3O2)c(cc2O)ccc2O)cn1 SCRQGNGSDJGHMV-UHFFFAOYSA-N 0.000 description 1
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/06—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/41—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with two or more ring hetero atoms, at least one of which being nitrogen, e.g. tetrazole
- A61K31/4164—1,3-Diazoles
- A61K31/4178—1,3-Diazoles not condensed 1,3-diazoles and containing further heterocyclic rings, e.g. pilocarpine, nitrofurantoin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
- A61P3/10—Drugs for disorders of the metabolism for glucose homeostasis for hyperglycaemia, e.g. antidiabetics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
Definitions
- the present invention relates to an imidazole alkaloid derivative having an angiogenic and antioxidant effect, a method for preparing the same, and a composition having an angiogenic and antioxidant effect containing the same.
- hypoxia inducible factor-1 HIF-1
- the HIF-1 is known as a transcription factor that maintains intracellular homeostasis by inducing angiogenesis or glycolysis in order to properly respond to external oxygen concentration changes in a hypoxic state.
- HIF-1 is increased, thereby inducing the expression of several proteins that will protect themselves from hypoxic stress.
- Dr. Jong-Hyun Shin of the Korea Ocean Research and Development Institute extracted an organic compound with a unique structure called Wondonin from the symbiosis of the sponges Poencillastra wondoensis and Jaspis sp. That live in Geomundo, South Coast of Korea (Tetrahedron. Lett 1994, 35, 4579-4580, US patent: US 6,383,521 B1).
- the wandonin compound has a novel structure that has not been found in nature called bis (dihydroxystyryl) imidazole-based alkaloids.
- the wandonin compound has two asymmetric carbons, so a total of four isomers may exist, and Dr. Jong-Hyun Shin separates and purifies the two compounds by high performance liquid chromatography (HPLC), respectively. Named A and Wandonin B.
- WAVECs human umbilical vein endothelial cells
- an object of the present invention is to solve the problems of the prior art as described above and the technical problem that has been requested from the past.
- the present invention provides an imidazole compound having a novel structure having an angiogenesis inhibitory and antioxidant effect.
- Another object of the present invention is to provide a method for preparing such novel compounds.
- Another object of the present invention is to provide a method for treating and preventing angiogenesis-related diseases such as cancer, using such novel compounds as active ingredients.
- the present invention provides a compound represented by the following formula (1), a pharmaceutically acceptable salt, hydrate, solvate, isomer or prodrug thereof.
- L and M are each independently -H, -OH, or -OR, wherein R is C 1-4 alkyl;
- n is an integer from 0 to 4.
- R 1 is -H, -OH, -OR 3 , -NR 3 R 4 , -NR 3 (C (O) R 4 ), -NR 3 (SO 2 R 4 ), -NR 3 (CO 2 R 4 ) , -NR 3 (C (O) NR 3 R 4 ), -CN, -CO 2 R 3 , or -C (O) NR 3 R 4 , wherein R 3 and R 4 are each independently -H or C 1-6 alkyl;
- X and Y are each independently a carbon or nitrogen element
- R 2 is not -R 5 OSO 3 R 6 (wherein R 5 is C 2-6 alkylene and R 6 is hydrogen).
- the compound of formula 1 as an active ingredient of a therapeutic agent includes all pharmaceutically acceptable salts, hydrates, solvates, isomers, and prodrugs thereof, all of which are within the scope of the present invention. It should be interpreted as being included. For convenience of description, it is also simply abbreviated to the compound of Formula 1 in the present specification.
- the compound of Formula 1 according to the present invention has a structure different from the known wandonin compound, and as shown in the following experimental examples, the prevention and treatment of diseases related to angiogenesis inhibition, such as cancer, as compared with the wandonin compound Excellent effect.
- pharmaceutically acceptable salt means a formulation of a compound that does not cause severe irritation to the organism to which the compound is administered and does not impair the biological activity and properties of the compound.
- pharmaceutically acceptable salt means a formulation of a compound that does not cause severe irritation to the organism to which the compound is administered and does not impair the biological activity and properties of the compound.
- hydrate means a formulation of a compound that does not cause severe irritation to the organism to which the compound is administered and does not impair the biological activity and properties of the compound.
- hydrate solvate
- “isomer” also have the same meaning as above.
- the pharmaceutical salts include acids that form non-toxic acid addition salts containing pharmaceutically acceptable anions, for example inorganic acids such as hydrochloric acid, sulfuric acid, nitric acid, phosphoric acid, hydrobromic acid, hydroiodic acid, and the like, tartaric acid, formic acid, citric acid Sulfonic acid, such as acetic acid, trichloroacetic acid, trichloroacetic acid, gluconic acid, benzoic acid, lactic acid, organic carbonic acid such as fumaric acid, maleic acid, salicylic acid, methanesulfonic acid, ethanesulfonic acid, benzenesulfonic acid, p-toluenesulfonic acid, etc.
- inorganic acids such as hydrochloric acid, sulfuric acid, nitric acid, phosphoric acid, hydrobromic acid, hydroiodic acid, and the like
- tartaric acid formic acid
- citric acid Sulfonic acid such as
- carboxylic acid salts include metal salts or alkaline earth metal salts formed with lithium, sodium, potassium, calcium, magnesium, amino acid salts such as lysine, arginine, guanidine, dicyclohexylamine, N Organic salts such as -methyl-D-glucamine, tris (hydroxymethyl) methylamine, diethanolamine, choline and triethylamine and the like.
- the compound of formula 1 according to the invention can also be converted to its salt by conventional methods.
- hydrate refers to a compound of the present invention comprising a stoichiometric or non-stoichiometric amount of water bound by a non-covalent intermolecular force. Or salts thereof.
- solvate refers to a compound of the present invention or a salt thereof comprising a stoichiometric or non stoichiometric amount of solvent bound by non-covalent intermolecular forces.
- Preferred solvents therein are volatile, non-toxic, and / or solvents suitable for administration to humans.
- isomers means a compound of the present invention or a salt thereof that has the same chemical formula or molecular formula, but which is structurally or stericly different.
- isomers include both structural isomers such as tautomers, and stereoisomers such as R or S isomers having asymmetric carbon centers, and geometric isomers (trans, cis). All these isomers and mixtures thereof are also within the scope of the present invention.
- prodrug refers to a substance that is transformed into a parent drug in vivo.
- Prodrugs are often used because, in some cases, they are easier to administer than the parent drug. For example, they may be bioavailable by oral administration, while the parent drug may not.
- Prodrugs may also have improved solubility in pharmaceutical compositions than the parent drug.
- prodrugs are esters that facilitate the passage of cell membranes, which are hydrolyzed to carboxylic acids, which are active by metabolism, once the water solubility is detrimental to mobility, but once the water solubility is beneficial.
- Drug ") Another example of a prodrug may be a short peptide (polyamino acid) that is bound to an acid group which is converted by metabolism to reveal the active site.
- L and M are each independently -H or -OH;
- n is an integer from 0 to 2;
- R 1 is -H, -OH, -OR 3 , -NR 3 R 4 , -NR 3 (C (O) R 4 ), -NR 3 (SO 2 R 4 ), -NR 3 (CO 2 R 4 ) , -NR 3 (C (O) NR 3 R 4 ), -CN, -CO 2 R 3 , or -C (O) NR 3 R 4 , wherein R 3 and R 4 are each independently -H or C 1-4 alkyl;
- X and Y are each independently a carbon or nitrogen element
- R 2 is not -R 5 OSO 3 R 6 (wherein R 5 is C 2-6 alkylene and R 6 is hydrogen).
- L and M are each independently -H or -OH;
- n 1
- R 1 is -H, -OR 3 , -NR 3 R 4 , -NR 3 (C (O) R 4 ), -NR 3 (SO 2 R 4 ), -NR 3 (CO 2 R 4 ), -NR 3 (C (O) NR 3 R 4 ), -CN, -CO 2 R 3 , or -C (O) NR 3 R 4 , wherein R 3 and R 4 are each independently -H or C 1-4 Alkyl;
- X is a nitrogen element
- Y is a carbon element
- the derivative of formula 1 according to the present invention may be exemplified by the following compounds, but the following compounds are not intended to limit the present invention.
- the present invention also provides a method of preparing a compound of formula (I).
- an expert will be able to prepare compounds by various methods based on the structure of Formula 1, all of which are construed to include the scope of the present invention. Should be. That is, within the scope of the present invention, it is possible to prepare the compound of formula 1 by arbitrarily combining various synthesis methods described herein or disclosed in the prior art. Therefore, the scope of the present invention is not limited only to these.
- It may be prepared by a method comprising a.
- L, M, m, X, Y, R 1 and R 2 are the same as defined above, and Z is a halogen element.
- the compound of Formula 2 may be prepared by, for example, reducing a benzaldehyde derivative to react with dibromomethane and then oxidizing it again.
- the strong base may be one selected from the group consisting of NaH, potassium t-butoxide, and sodium hexamethyldisilylamide, but is not limited thereto.
- the separation of the general mixture can be separated by conventional post-treatment methods such as tube chromatography, recrystallization, HPLC and the like.
- the present invention also provides a pharmaceutical composition
- a pharmaceutical composition comprising (a) a pharmacologically effective amount of a compound of formula 1; And (b) a pharmaceutically acceptable carrier, diluent, or excipient, or combinations thereof.
- composition means a mixture of a compound of the invention with other chemical components such as diluents or carriers.
- the pharmaceutical composition facilitates administration of the compound into the organism.
- techniques for administering compounds including but not limited to oral, injection, aerosol, parenteral, and topical administration.
- Pharmaceutical compositions may also be obtained by reacting acid compounds such as hydrochloric acid, bromic acid, sulfuric acid, nitric acid, phosphoric acid, methanesulfonic acid, p-toluenesulfonic acid, salicylic acid and the like.
- a pharmacologically effective amount refers to, to some extent, alleviate or reduce one or more symptoms of the disorder being treated, or delay the onset of a clinical marker or symptom of a disease that requires prevention. It means the amount of active ingredient effective to.
- a pharmacologically effective amount may be defined as (1) the effect of reversing the rate of progression of the disease, (2) the effect of inhibiting further progression of the disease to some extent, and / or (3) one or more symptoms associated with the disease. It means the quantity which has the effect of reducing a grade (preferably, removing it).
- a pharmacologically effective amount can be determined empirically by testing the compound in known in vivo and in vitro model systems for diseases in need of treatment.
- carrier is defined as a compound that facilitates the addition of a compound into a cell or tissue.
- DMSO dimethyl sulfoxide
- carrier facilitates the incorporation of many organic compounds into organisms' cells or tissues.
- diot is defined as a compound which not only stabilizes the biologically active form of the compound of interest, but also is diluted in water to dissolve the compound. Salts dissolved in buffer solutions are used as diluents in the art. A commonly used buffer solution is phosphate buffered saline, because it mimics the salt state of human solutions. Because buffer salts can control the pH of a solution at low concentrations, buffer diluents rarely modify the biological activity of a compound.
- the compounds used herein may be administered to human patients as such or as pharmaceutical compositions in combination with other active ingredients or with a suitable carrier or excipient, such as in a combination therapy.
- Techniques for formulation and administration of compounds in this application can be found in "Remington's Pharmaceutical Sciences,” Mack Publishing Co., Easton, PA, 18th edition, 1990.
- compositions of the invention can be prepared in a known manner, for example, by means of conventional mixing, dissolving, granulating, sugar-making, powdering, emulsifying, encapsulating, trapping or lyophilizing processes. .
- compositions for use according to the present invention comprise one or more pharmacologically acceptable compositions comprising excipients or auxiliaries which facilitate the treatment of the active compounds into formulations which can be used pharmaceutically. It may also be prepared by conventional methods using a carrier. Proper formulation is dependent upon the route of administration chosen. Any of the known techniques, carriers and excipients can be used suitably and as understood in the art, for example in Remingston's Pharmaceutical Sciences described above.
- the compound of Formula 1 may be formulated into an injectable preparation, an oral preparation, and the like as desired.
- the components of the invention can be formulated in liquid solutions, preferably in pharmacologically compatible buffers such as Hank's solution, Ringer's solution, or physiological saline solution.
- pharmacologically compatible buffers such as Hank's solution, Ringer's solution, or physiological saline solution.
- noninvasive agents suitable for the barrier to pass through are used in the formulation. Such noninvasive agents are generally known in the art.
- the compounds can be formulated readily by combining the active compounds with pharmacologically acceptable carriers known in the art.
- Such carriers allow the compounds of the invention to be formulated into tablets, pills, powders, granules, sugars, capsules, liquids, gels, syrups, slurries, suspensions and the like.
- capsules, tablets, pills, powders and granules are possible, and in particular capsules and tablets are useful.
- Tablets and pills are preferably prepared with enteric agents.
- Pharmaceutical preparations for oral use may be achieved by mixing one or more compounds of the invention with one or more excipients, optionally grinding such mixtures and, if necessary, treating the mixture of granules after permeation of appropriate adjuvants.
- a tablet or sugar core can be obtained.
- suitable excipients include fillers such as lactose, sucrose, mannitol, or sorbitol; Corn starch, wheat starch, rice starch, potato starch, gelatin, gum tragakens, methyl cellulose, hydroxypropylmethyl-cellulose, sodium carboxymethyl cellulose, and / or polyvinylpyrrolidone ( Cellulose-based materials such as PVP).
- carriers such as disintergrating agents such as crosslinked polyvinyl pyrrolidone, urticaria, or salts thereof such as alginic acid or sodium alginate and lubricants such as magnesium stearate, binders and the like may be added.
- compositions that can be used orally may include soft sealing capsules made of gelatin and plasticizers such as glycol or sorbitol, as well as pushable capsules made of gelatin.
- the push-fix capsule may contain the active ingredients, as a mixture with a filler such as lactose, a binder such as starch, and / or a lubricant such as talc or magnesium stearate.
- the active compounds may be dissolved or dispersed in suitable solvents such as fatty acids, liquid paraffin, or liquid polyethylene glycols.
- stabilizers may be included. All preparations for oral administration should be in amounts suitable for such administration.
- the compounds may be formulated for parenteral administration by injection, eg, by large pill injection or continuous infusion.
- injectable formulations may be presented in unit dose form, eg, as ampoules or as multi-dos containers, with preservatives added.
- the compositions may take the form of suspensions, solutions, emulsions on oily or liquid vehicles, and may include components for formulation such as suspensions, stabilizers and / or dispersants.
- the active ingredient may also be in powder form for constitution with a suitable vehicle, such as sterile pyrogen-free water, before use.
- a suitable vehicle such as sterile pyrogen-free water
- the compounds may also be formulated in rectal dosage compositions such as suppositories or retention enemas, including, for example, conventional suppository bases such as cocoa butter or other glycerides.
- compositions suitable for use in the present invention include compositions in which the active ingredients are contained in an amount effective to achieve their intended purpose. More specifically, a therapeutically effective amount means an amount of a compound effective to prolong the survival of the subject to be treated or to prevent, alleviate or alleviate the symptoms of a disease. Determination of a therapeutically effective amount is within the capabilities of those skilled in the art, in particular in terms of the detailed disclosure provided herein.
- the compound of formula 1 as the active ingredient is preferably contained in a unit dose of about 0.1 to 1,000 mg.
- the dosage of the compound of formula 1 depends on the doctor's prescription depending on factors such as the patient's weight, age and the particular nature and severity of the disease. However, the dosage required for adult treatment typically ranges from about 1 to 1000 mg per day, depending on the frequency and intensity of administration. A total dosage of about 1 to 500 mg per day, usually separated by a single dose for intramuscular or intravenous administration to adults, will be sufficient, but for some patients a higher daily dosage may be desirable.
- the present invention also provides a method of treating or preventing angiogenesis-related diseases using an effective amount of a compound of formula (1).
- Angiogenesis-related diseases are diseases caused by excessive angiogenesis and include, for example, cancer, diabetes, senile retinopathy, ischemic heart disease, cerebral ischemia, glaucoma, rheumatoid arthritis, psoriasis, obesity, and arteriosclerosis. Although it is mentioned, it is not limited only to it.
- treatment means stopping or delaying the progression of the disease when used in a subject exhibiting symptoms
- the "preventing” means stopping or delaying the manifestation of a disease when used in a subject who does not exhibit symptoms but is at high risk. It means to let.
- HAVEC human umbilical vein endothelial cell
- HaCaT Human skin-derived keratinocyte
- ARPE-19 human-derived retinal epithelial cells
- Y79 human-derived retinoblastoma cancer cells
- FIG. 2 is a diagram illustrating human embryonic-derived epithelial cells (HUVEC; human) to compare HIF-1 inhibition with wondonin in hypoxia of compound (LCB54-9) according to Example 6-2 of the present invention.
- HIFEC human embryonic-derived epithelial cells
- ARPE-19 human retinal pigment epithelial cells
- Figure 3 is a real-time gene amplification reaction of the expression level of the gene after treatment with the drug in human embryo-derived epithelial cells to measure the degree of inhibition of angiogenesis in hypoxia for the compound according to Example 6-2 of the present invention It was confirmed by (Real Time PCR; real time polymerase chain reaction).
- DIPEA Diisopropylethylamine
- PCC pyridinium chloro chromate
- Histamine dihydrochloride (10.0 g, 54.3 mmol) was dissolved in AN (300 mL), cooled to 0 ° C., and TEA (37.8 mL, 272 mmol) and Boc 2 O (37.4 mL, 163 mmol) were added dropwise sequentially. Stir for 12 hours. Aqueous ammonium chloride solution (200 mL) was added to the reaction mixture to terminate the reaction. The mixture was extracted with EtOAc (2 x 200 mL), dehydrated with anhydrous sodium sulfate, and concentrated under reduced pressure to obtain t -butyl 4- (2- ( t -butoxycarbo). Nylamino) ethyl) -1 H -imidazole-1-carboxylate (16.5 g, 98%) was obtained as a white solid.
- Triethyl phosphono acetate (0.36 mL, 1.79 mmol) was dissolved in THF (3 mL), cooled to 0 ° C., sodium hydride (60% purity, 2.62 g, 65.43 mmol) was added dropwise and stirred for 20 minutes.
- the compound (0.86 g, 1.19 mmol) obtained in Preparation Example 4-7 was dissolved in THF (7 mL), and then slowly added dropwise to the reaction solution, followed by stirring at 0 ° C. for 3 hours.
- Aqueous solution of saturated ammonium chloride (20 mL) was added to the reaction mixture to terminate the reaction.
- Example 2 The compound obtained in Example 2 (700 mg, 1.54 mmol) was dissolved in DCM (10 mL), followed by imidazole (524 mg, 7.7 mmol) and t -butyl dimethyl silyl chloride (582 mg, 3.86 mmol) at 0 ° C. After putting in, stirred at room temperature for 40 hours. The reaction mixture was terminated by adding saturated aqueous ammonium chloride solution (30 mL), extracted with DCM (3 x 30 mL), dehydrated with anhydrous sodium sulfate, and concentrated under reduced pressure. The concentrate was purified by column chromatography ( n -Hex / EtOAc). , 1/1 ⁇ 1/4) to give the title compound (707 mg, 67%) as a white solid.
- Example 2 The compound obtained in Example 2 (200 mg, 0.44 mmol) was dissolved in water (1 mL), THF (1 mL) and MeOH (0.5 mL), and sodium hydroxide (71 mg, 1.76 mmol) was added thereto and stirred for 5 hours. It was. To the reaction mixture was slowly added dropwise 1 N hydrochloric acid solution to adjust pH 8, and extracted with n -butanol (3 x 5 mL). The extract was subjected to high performance liquid chromatography (water / MeOH, 100/0 ⁇ 55/45 ⁇ 20/80) to give the diastereomers 3-1 (15 mg) and 3-2 (11 mg) of the title compound as white. Obtained as a solid.
- Example 5 The compound (355 mg, 0.74 mmol) obtained in Example 5 was dissolved in water (1 mL), THF (1 mL), and MeOH (0.5 mL), and then sodium hydroxide (118 mg, 2.95 mmol) was added thereto and stirred for 5 hours. It was. The reaction mixture was slowly added dropwise with 1 N aqueous hydrochloric acid to adjust pH 8 and extracted with n -butanol (3 x 5 mL). The extract was subjected to high performance liquid chromatography (water / MeOH, 100/0 ⁇ 55/45 ⁇ 20/80) to give diastereomers 6-1 (41 mg) and 6-2 (27 mg) of the title compound as white. Obtained as a solid.
- Example 9 The compound obtained in Example 9 (300 mg, 0.66 mmol) was dissolved in water (1 mL), THF (1 mL) and MeOH (1 mL), and then sodium hydroxide (132 mg, 3.30 mmol) was added thereto and stirred for 5 hours. It was. The reaction mixture was slowly added dropwise with 1 N aqueous hydrochloric acid to adjust pH 8, and extracted with n -butanol (3 ⁇ 5 mL). The extract was subjected to high performance liquid chromatography (water / MeOH, 100/0 ⁇ 55/45 ⁇ 20/80) to give 31 mg of the title compound as a white solid.
- Example 12 The compound obtained in Example 12 (380 mg, 0.86 mmol) was dissolved in water (1 mL), THF (1 mL), MeOH (1 mL), and sodium hydroxide (174 mg, 4.34 mmol) was added thereto and stirred for 5 hours. It was. The reaction mixture was slowly added dropwise with 1 N aqueous hydrochloric acid to adjust pH 8, and extracted with n -butanol (3 ⁇ 5 mL). The extract was subjected to high performance liquid chromatography (water / MeOH, 100/0 ⁇ 55/45 ⁇ 20/80) to give the title compound 13-1 (40 mg), 13-2 (46 mg) as a white solid. .
- Antioxidants reacted with free radicals to reduce the toxicity of free radicals.
- the absorbance is measured at 517-520 nm that the purple color of DPPH changes to yellow when it is reduced and stabilized by the sample.
- DPPH 2,2-diphenyl-1-picrylhydrazyl
- ascorbic acid was used as a control, and all were purchased from Sigma. It was.
- a microplate reader manufactured by Molecular Device was used for absorbance measurement. Reagent grade was used for all other reagents.
- the compounds of the examples show very excellent activity compared to ascorbic acid, in particular, Examples 4, 5, 6-1, 8, 10
- the compounds of showed more antioxidant activity than wandonin when compared to the natural substance, wandonin.
- Human umbilical vein endothelial cells (HUVEC), human skin-derived keratinocytes (HaCaT), human retinal pigment epithelial cells (ARPE-19), and human-derived retinoblastoma cells (Y79) human retinoblastoma cells were cultured in an incubator, and the primary antibodies HIF-1 and HIF-2 were from Abcam and the antibody GAPDH was from Cell Signaling Biotechnology for Western blot. Secondary antibodies were purchased from Invitrogen. X-ray films were purchased from AGFA and color reagents were purchased from iNtRON Biotechnology. All other reagents were reagent grade.
- Human embryonic-derived epithelial cells (HUVEC), human skin-derived keratinocytes (HaCaT), human-derived retinal epithelial cells (ARPE-19), and human-derived retinoblastoma cancer cells (Y79), respectively, in a culture dish. Aliquots were incubated overnight in an incubator maintained at 37 ° C. And the Example 6-2 compound was processed to the final concentration of 20 ⁇ M. Negative control was treated with dimethyl sulfoxide (DMSO), and positive control was treated with 20 ⁇ M of Example 6-2 compound and 10 ⁇ M of protease inhibitor MG-132 (MG-132) together and the cells were treated with 1%. The cells were incubated for 6 hours in a hypoxia chamber supplied with oxygen.
- DMSO dimethyl sulfoxide
- the expression level of the protein is measured by exposing to an X-ray film.
- HIF-1 human embryonic-derived epithelial cells
- HaCaT human skin-derived keratinocytes
- ARPE-19 human-derived retinal epithelial cells
- Y79 human-derived retinal carcinoma cells
- Example 6-2 Inhibition of HIF-1 expression when compound and proteolytic inhibitor MG-132 are treated simultaneously did not. Expression of HIF-2 was always expressed constantly in both cells regardless of oxygen concentration, and Example 6-2 compound had no effect on the expression of HIF-2. Therefore, the action of the compound of Example 6-2 on the expression of HIF-1 can be assumed to act on the proteolytic agent, inhibit HIF-1 protein synthesis, or both.
- Human umbilical vein endothelial cells (HUVEC) and human retinal pigment epithelial cells (ARPE-19) were cultured in an incubator, respectively, and the primary antibody HIF-1 for western blot.
- HIF-2 were purchased from Abcam, antibody GAPDH from Cell Signaling Biotechnology, and secondary antibodies from Invitrogen.
- X-ray film was purchased from AGFA, color reagent was purchased from iNtRON Biotechnology, and all other reagents were reagent grade.
- Human embryonic-derived epithelial cells (HUVEC) and human-derived retinal epithelial cells (ARPE-19) were each dispensed in a culture dish and cultured overnight in an incubator maintained at 37 ° C. And the compound of Example 6-2 and Wandonin (wondonin) was treated for each concentration. The negative control group was treated with dimethyl sulfoxide (DMSO) and the cells were incubated for 6 hours in a hypoxia chamber supplied with 1% oxygen.
- DMSO dimethyl sulfoxide
- HIF-1 a protein with increased expression in hypoxic states, was markedly increased in both human embryonic-derived epithelial cells (HUVEC) and human-derived retinal epithelial cells (ARPE-19) compared to normal oxygen supply conditions.
- HIF-1 human embryonic-derived epithelial cells
- ARPE-19 human-derived retinal epithelial cells
- Example 6-2 showed excellent inhibitory effect at 10 ⁇ M and 20 ⁇ M when compared to the expression inhibitory effect of HIF-1, while wdonin showed about 50% inhibition at 50 ⁇ M. Seemed. In contrast, both compounds did not significantly affect the expression of HIF-2. Accordingly, the compound of Example 6-2 showed relatively superior activity to that of Wandonin through the inhibition of HIF-1 expression of the compound of Example 6-2 and wondonin.
- Human umbilical vein endothelial cells (HUVEC) were cultured in an incubator, and primers were used for QIAgen for real time polymerase chain reaction.
- the SyBr Green mixture was purchased from Kapa Biosystems. Real-time gene amplification reactions were performed using a Corbett Research instrument.
- Human embryonic-derived epithelial cells were dispensed into a culture dish and incubated overnight in an incubator maintained at 37 ° C. And the compound of Example 6-2 was processed to a final concentration of 20 ⁇ M. Negative control was treated with dimethyl sulfoxide (DMSO), and positive control was treated with 20 ⁇ M of Example 6-2 compound and 10 ⁇ M of protease inhibitor MG-132 (MG-132) together and the cells were treated with 1%. The cells were incubated for 6 hours in a hypoxia chamber supplied with oxygen. Cells were collected and total RNA was extracted, followed by reverse transcription polymerase chain reaction (RT-PCR) to synthesize complementary DNA (cDNA). 9 ⁇ L of complementary DNA diluted 100-fold with distilled water, 1 ⁇ L of primer (primer) and 10 ⁇ L of a mixture of SyBr Green were mixed and subjected to real-time gene amplification reaction.
- DMSO dimethyl sulfoxide
- MG-132 protease inhibitor
- Example 6-2 The expression level of the gene was confirmed by comparison with glyceraldehyde 3-phosphate dehydrogenase (FIG. 3).
- FOG. 3 glyceraldehyde 3-phosphate dehydrogenase
- VEGF vascular endothelial growth factors
- MMP matrix metalloproteinases
- MMP-9 matrix metalloproteinases
- the wandonin derivative according to the present invention has excellent antioxidant activity.
- the compound of Example 6-2 which is one of the wandonin derivatives, is significantly superior to HIF-1 in suppressing the expression of HIF-1 in cells that induce hypoxia compared to wondonin and expressing HIF-1.
- the pharmacological action of the wandonin derivatives according to the present invention was used to confirm its potential as a therapeutic agent for diseases related to angiogenesis and inflammation.
- the imidazole alkaloid derivative according to the present invention has an antioxidant effect and inhibits the activity of HIF-1, thereby exerting an excellent effect on inhibiting angiogenesis, and thus is useful for treating diseases related to angiogenesis inhibition. Can be used.
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Medicinal Chemistry (AREA)
- Diabetes (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Life Sciences & Earth Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Obesity (AREA)
- Hematology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Endocrinology (AREA)
- Emergency Medicine (AREA)
- Epidemiology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
Abstract
본 발명은 명세서 상의 화학식 1로 표시되는 이미다졸계 알칼로이드 유도체, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭과, 이의 제조방법 및 이를 함유하는 혈관 신생 억제 및 항산화 효과를 가지는 의약 조성물에 관한 것이다. 상기 화학식에서, L, M, m, X, Y, R1 및 R2는 명세서에서 정의한 바와 같다.
Description
본 발명은 혈관 신생 억제 및 항산화 효과를 가지는 이미다졸계 알칼로이드 유도체, 이의 제조방법 및 이를 함유하는 혈관 신생 억제 및 항산화 효과를 가지는 조성물에 관한 것이다.
정상 세포가 저산소 상태(hypoxia)에 도달하게 되면 혈관 신생 (angiogenesis)이나 해당 과정(glycolysis)에 관여하는 유전자의 발현을 조절하는 hypoxia inducible factor-1(HIF-1)의 발현이 증가하게 된다.
상기 HIF-1은 저산소 상태에서 외부의 산소 농도 변화에 적절하게 반응하기 위해 혈관 신생 과정 또는 해당 과정 등을 유도함으로써 세포내의 항상성을 유지시켜주는 전사 인자로 알려져 있다. 따라서, 저산소 상태에서는 HIF-1의 발현이 증가하고, 이에 따라 저산소 스트레스로부터 자신을 보호할 여러 단백질의 발현이 유도된다.
그러나, 암이 빠르게 성장하여 암 내부에서 저산소 환경이 발생할 경우, 암세포는 이 환경에서 생존하기 위해 HIF-1의 발현을 증가시키며, 이러한 HIF-1은 혈관증식을 촉진함으로써 암세포가 보다 많은 산소를 얻는 것을 돕는다. 따라서, HIF-1의 저해는 암세포의 성장을 억제하는 항암제로서의 유망한 타켓으로 판단되며, 여러 암세포 배양 시험과 동물 시험에서 항암효과가 입증되었다.
한편, 한국 해양 연구원의 신종현 박사팀은 대한민국 남해안의 거문도 해역에서 서식하는 해면동물인 Poencillastra wondoensis와 Jaspis sp.의 공생체로부터 완도닌(Wondonin)이라는 독특한 구조를 가진 유기 화합물을 추출한 바 있다(Tetrahedron. Lett. 1994, 35, 4579-4580, US patent: US 6,383,521 B1).

<완도닌 A와 B 의 구조 (A와 B는 부분입체이성질체(diastereomer)관계)>
상기 완도닌 화합물은 비스(다이하이드록시스티릴)이미다졸계의 알칼로이드라는 천연에서는 발견된 바가 없는 새로운 구조를 가지고 있다.
구체적으로, 상기 완도닌 화합물은 2개의 비대칭 탄소를 가지고 있어 총 4 가지의 이성질체가 존재 할 수 있으며, 신종현 박사팀은 고성능 액체 크로마토그래피(HPLC)를 통해 두 개의 화합물을 분리, 정제하여 각각 완도닌 A와 완도닌 B로 명명하였다.
완도닌 A 와 B는 생리 활성 실험결과 체세포에 대한 독성이 전혀 없으면서 HIF-1의 발현 저해를 촉진하여, 혈관내피세포(HUVEC: human umbilical vein endothelial cell)에서의 저산소 상태로부터 유도된 혈관 신생 작용(hypoxia-induced angiogenesis)을 억제함이 밝혀졌으며 동물 모델 실험에서도 유사한 결과가 관찰되었다(FEBS Letters 2007, 581, 4977-4982).
그러나, 이러한 완도닌 화합물은 비대칭 탄소를 포함하는 독특한 구조로 인하여 아직까지 전합성(total synthesis)이 보고되지 않은 상태이다.
따라서, 완도닌 계열의 이미다졸계의 알칼로이드 화합물을 합성하여, 혈관 신생 억제를 통한 암, 당뇨, 허혈성 심장질환 등에 대한 치료제 등의 개발에 대한 필요성이 높은 실정이다.
이에 대해, 본 발명은 상기와 같은 종래기술의 문제점과 과거로부터 요청되어온 기술적 과제를 해결하는 것을 목적으로 한다.
구체적으로, 본 발명은 혈관 신생 억제 및 항산화 효과를 가지는 새로운 구조의 이미다졸계 화합물을 제공하는 것이다.
본 발명의 다른 목적은 이러한 신규 화합물을 제조하는 방법을 제공하는 것이다.
본 발명의 또 다른 목적은 활성성분으로서 이러한 신규 화합물을 약리학적 유효량으로 포함하는 혈관 신생 억제 및 항산화 조성물을 제공하는 것이다.
본 발명의 기타 목적은 이러한 신규 화합물을 활성성분으로 사용하여, 암과 같은 혈관 신생 관련 질병을 치료 및 예방을 위한 방법을 제공하는 것이다.
본 발명은 하기 화학식 1로 표시되는 화합물, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭을 제공한다.

상기 화학식 1에서
L 및 M은 각각 독립적으로 -H, -OH, 또는 -OR이고, 여기서, R은 C1-4 알킬이며;
m은 0 내지 4의 정수이고;
R1은 -H, -OH, -OR3, -NR3R4, -NR3(C(O)R4), -NR3(SO2R4), -NR3(CO2R4), -NR3(C(O)NR3R4), -CN, -CO2R3, 또는 -C(O)NR3R4이고, 여기서, R3 및 R4는 각각 독립적으로 -H 또는 C1-6 알킬이며;
X 및 Y는 각각 독립적으로 탄소 또는 질소 원소이고;
R2는 -H, -F, -Cl, -Br, -OH, -OR5, -OSO3R5, -CF3, -OCF3, -C(O)Me, -CN, -CO2R5, -C(O)NR5R6, -SO3R5, -SO2NR5R6, -(CH=CH)CO2R5, -(CH=CH)C(O)NR5R6, -(CH=CH)SO3R5, -(CH=CH)CH2OH, -R5, -R5OR6, -R5OSO3R6, -R5CO2R6, -R5C(O)NR6R7, -R5SO3R6, 또는 -R5SO2NR6R7이며, 여기서, R5, R6 및 R7 은 각각 독립적으로 -H 또는 C1-6 알킬 또는 C2-6 알킬렌이고,
단, X가 질소 원소이고 Y가 탄소 원소일 때, R2는 -R5OSO3R6가 (여기서, R5는 C2-6 알킬렌이고, R6는 수소임) 아니다.
이하에서 별도의 설명이 없는 한, 치료제의 활성성분으로서 화학식 1의 화합물에는, 약제학적으로 허용되는 그것의 염, 수화물, 용매화물, 이성질체, 프로드럭이 모두 포함되며, 이들은 모두 본 발명의 범주에 포함되는 것으로 해석되어야 한다. 설명의 편의를 위하여, 본 명세서에서는 화학식 1의 화합물로 간단히 약칭하기도 한다.
본 발명에 따른 상기 화학식 1의 화합물은 기존에 알려져 있는 완도닌 화합물과 상이한 구조를 가지며, 이하의 실험예에서도 볼 수 있는 바와 같이, 완도닌 화합물에 비하여 암 등 혈관 신생 억제 관련 질병의 예방 및 치료에 우수한 효과를 발휘한다.
본 명세서에서 사용된 용어에 대해 간략히 설명한다.
용어 "약제학적으로 허용되는 염"은, 화합물이 투여되는 유기체에 심각한 자극을 유발하지 않고 화합물의 생물학적 활성과 물성들을 손상시키지 않는 화합물의 제형을 의미한다. 용어 "수화물", "용매화물", "이성질체", "프로드럭" 역시 상기와 같은 의미를 가진다. 상기 약제학적 염은, 약제학적으로 허용되는 음이온을 함유하는 무독성 산부가염을 형성하는 산, 예를 들어, 염산, 황산, 질산, 인산, 브롬화수소산, 요오드화수소산 등과 같은 무기산, 타타르산, 포름산, 시트르산, 아세트산, 트리클로로아세트산, 트리플로로아세트산, 글루콘산, 벤조산, 락트산, 푸마르산, 말레인산, 살리신산 등과 같은 유기 카본산, 메탄설폰산, 에탄술폰산, 벤젠설폰산, p-톨루엔설폰산 등과 같은 설폰산 등에 의해 형성된 산부가염이 포함된다. 예를 들어, 약제학적으로 허용되는 카르복실산 염에는, 리튬, 나트륨, 칼륨, 칼슘, 마그네슘 등에 의해 형성된 금속염 또는 알칼리 토금속 염, 라이신, 아르지닌, 구아니딘 등의 아미노산 염, 디시클로헥실아민, N-메틸-D-글루카민, 트리스(히드록시메틸)메틸아민, 디에탄올아민, 콜린 및 트리에틸아민 등과 같은 유기염 등이 포함된다. 본 발명에 따른 화학식 1의 화합물은 통상적인 방법에 의해 그것의 염으로 전환시킬 수도 있다.
용어 "수화물(hydrate)"은 비공유적 분자간력(non-covalent intermolecular force)에 의해 결합된 화학양론적(stoichiometric) 또는 비화학양론적(non-stoichiometric) 량의 물을 포함하고 있는 본 발명의 화합물 또는 그것의 염을 의미한다.
용어 "용매화물(solvate)"은 비공유적 분자간력에 의해 결합된 화학양론적 또는 비화학양론적 양의 용매를 포함하고 있는 본 발명의 화합물 또는 그것의 염을 의미한다. 그에 관한 바람직한 용매들로는 휘발성, 비독성, 및/또는 인간에게 투여되기에 적합한 용매들이 있다.
용어 "이성질체(isomer)"은 동일한 화학식 또는 분자식을 가지지만 구조적 또는 입체적으로 다른 본 발명의 화합물 또는 그것의 염을 의미한다. 이러한 이성질체에는 호변이성질체(tautomer) 등의 구조 이성질체와, 비대칭 탄소 중심을 가지는 R 또는 S 이성체, 기하이성질체(트랜스, 시스) 등의 입체 이성질체가 모두 포함된다. 이들 모든 이성질체 및 그것의 혼합물들 역시 본 발명의 범위에 포함된다.
용어 "프로드럭(prodrug)"은 생체내에서 모 약제(parent drug)로 변형되는 물질을 의미한다. 프로드럭은, 몇몇 경우에 있어서, 모 약제보다 투여하기 쉽기 때문에 종종 사용된다. 예를 들어, 이들은 구강 투여에 의해 생활성을 얻을 수 있음에 반하여, 모 약제는 그렇지 못할 수 있다. 프로드럭은 또한 모 약제보다 제약 조성물에서 향상된 용해도를 가질 수도 있다. 예를 들어, 프로드럭은, 수용해도가 이동성에 해가 되지만, 일단 수용해도가 이로운 세포에서는, 물질대사에 의해 활성체인 카르복실산으로 가수분해되는, 세포막의 통과를 용이하게 하는 에스테르("프로드럭")로서 투여되는 화합물일 것이다. 프로드럭의 또다른 예는 펩티드가 활성 부위를 드러내도록 물질대사에 의해 변환되는 산기에 결합되어 있는 짧은 펩티드(폴리아미노 산)일 수 있다.
기타 용어들은 본 발명이 속하는 분야에서 통상적으로 이해되는 의미로서 해석될 수 있다.
본 발명에 따른 보다 바람직한 예에서,
L 및 M은 각각 독립적으로 -H 또는 -OH이고;
m은 0 내지 2의 정수이며;
R1은 -H, -OH, -OR3, -NR3R4, -NR3(C(O)R4), -NR3(SO2R4), -NR3(CO2R4), -NR3(C(O)NR3R4), -CN, -CO2R3, 또는 -C(O)NR3R4, 여기서, R3 및 R4는 각각 독립적으로 -H 또는 C1-4 알킬이며;
X 및 Y는 각각 독립적으로 탄소 또는 질소 원소이고;
R2는 -H, -F, -Cl, -Br, -OH, -OR5, -OSO3R5, -CF3, -OCF3, -C(O)Me, -CN, -CO2R5, -C(O)NR5R6, -SO3R5, -SO2NR5R6, -(CH=CH)CO2R5, -(CH=CH)C(O)NR5R6, -(CH=CH)SO3R5, -(CH=CH)CH2OH, -R5, -R5OR6, -R5OSO3R6, -R5CO2R6, -R5C(O)NR6R7, -R5SO3R6, 또는 -R5SO2NR6R7, 여기서, R5, R6 및 R7은 각각 독립적으로 -H 또는 C1-4 알킬 또는 C2-6 알킬렌이고,
단, X가 질소 원소이고 Y가 탄소 원소일 때, R2는 -R5OSO3R6가 (여기서, R5는 C2-6 알킬렌이고, R6는 수소임) 아니다.
더욱 바람직하게는,
L 및 M은 각각 독립적으로 -H 또는 -OH이고;
m은 정수 2이고,
R1은 -H, -OR3, -NR3R4, -NR3(C(O)R4), -NR3(SO2R4), -NR3(CO2R4), -NR3(C(O)NR3R4), -CN, -CO2R3, 또는 -C(O)NR3R4, 여기서, R3 및 R4는 각각 독립적으로 -H 또는 C1-4 알킬이며;
X는 질소 원소이고;
Y는 탄소 원소이며;
R2는 -H, -F, -Cl, -Br, -CF3, -CN, -CO2R5, -C(O)NR5R6, -SO3R5, -SO2NR5R6, -(CH=CH)CO2R5, -(CH=CH)C(O)NR5R6, -(CH=CH)SO3R5, -(CH=CH)CH2OH, -R5, -R5OR6, -R5OSO3R6, -R5CO2R6, -R5C(O)NR6R7, -R5SO3R6, 또는 -R5SO2NR6R7, 여기서, R5, R6 및 R7은 각각 독립적으로 -H 또는 C1-4 알킬일 수 있다.
본 발명에 따른 화학식 1의 유도체는 하기 화합물들로 예시될 수 있으나, 하기의 화합물들이 본 발명을 한정하는 것은 아니다.


본 발명은 또한 화학식 1의 화합물을 제조하는 방법을 제공한다. 본 발명이 속한 분야에서 통상의 지식을 가진 자("당업자")라면, 화학식 1의 구조를 바탕으로 다양한 방법에 의해 화합물의 제조가 가능할 것이며, 이러한 방법들은 모두 본 발명의 범주가 포함되는 것으로 해석되어야 한다. 즉, 본 명세서에 기재되어 있거나, 선행기술에 개시된 여러 합성법들을 임의로 조합하여, 본 발명의 범주내에서, 상기 화학식 1의 화합물의 제조가 가능하다. 따라서 본 발명의 범주가 이들만으로 한정되는 것은 아니다.
하나의 예로서, 상기 화학식 1의 화합물은 그 구조에 따라,
1) 하기 화학식 2의 화합물과 하기 화학식 3의 화합물을 강염기 중에서 반응시켜 하기 화학식 4의 화합물을 제조하는 단계;
2) 하기 화학식 4의 화합물의 환원 후, 알코올의 할로겐화 반응을 통하여 하기 화학식 5의 화합물을 제조하는 단계;
3) 하기 화학식 5의 화합물을 하기 화학식 6의 화합물과 반응을 시켜 상기 화학식 1의 화합물을 제조하는 단계;
를 포함하는 방법에 의해 제조될 수 있다.


상기 식에서, L, M, m, X, Y, R1 및 R2는 상기에서 정의한 바와 동일하고, Z는 할로겐 원소이다.
상기 화학식 2의 화합물은, 예를 들어, 벤즈알데하이드 유도체를 환원하여 다이브로모메탄과 반응시킨 후, 다시 산화시키는 과정을 통하여 제조할 수 있다.
상기 강염기는 NaH, 포태슘 t-부톡사이드, 및 소듐 헥사메틸다이실릴아마이드로 이루어진 군에서 선택되는 하나일 수 있으나, 이들로 제한되는 것은 아니다.
상기한 본 발명에 따른 반응이 완결된 후에 일반적인 혼합물의 분리는 통상적인 후처리 방법, 예를 들어 관크로마토그래피, 재결정, HPLC등을 통하여 분리할 수 있다.
보다 자세한 내용은 이후 설명하는 다수의 제조예 및 실시예들에서 설명한다.
본 발명은 또한, (a) 약리학적 유효량의 화학식 1의 화합물; 및 (b) 약제학적으로 허용되는 담체, 희석제, 또는 부형제, 또는 이들의 조합;을 포함하는 것으로 구성된 혈관 신생 억제 및 항산화 조성물을 제공한다.
용어 "약제 조성물(pharmaceutical composition)"은 본 발명의 화합물과 희석제 또는 담체와 같은 다른 화학 성분들의 혼합물을 의미한다. 약제 조성물은 생물체내로 화합물의 투여를 용이하게 한다. 화합물을 투여하는 다양한 기술들이 존재하며, 여기에는 경구, 주사, 에어로졸, 비경구, 및 국소 투여 등이 포함되지만, 이들만으로 한정되는 것은 아니다. 약제 조성물은 염산, 브롬산, 황산, 질산, 인산, 메탄술폰산, p-톨루엔술폰산, 살리실산 등과 같은 산 화합물들을 반응시켜서 얻어질 수도 있다.
용어 "약리학적 유효량(therapeutically effective amount)"은 투여되는 화합물의 양이 치료하는 장애의 하나 또는 그 이상의 증상을 어느 정도 경감 또는 줄이거나, 예방을 요하는 질병의 임상학적 마커 또는 증상의 개시를 지연시키는데 유효한 활성성분의 양을 의미한다. 따라서, 약리학적 유효량은, (1) 질환의 진행 속도를 역전시키는 효과, (2) 질환의 그 이상의 진행을 어느 정도 금지시키는 효과, 및/또는(3) 질환과 관련된 하나 또는 그 이상의 증상을 어느 정도 경감(바람직하게는, 제거)하는 효과를 가지는 양을 의미한다. 약리학적 유효량은 치료를 요하는 질병에 대한 공지된 생채내(in vivo) 및 생체외(in vitro) 모델 시스템에서 화합물을 실험함으로써 경험적으로 결정될 수 있다.
용어 "담체(carrier)"은 세포 또는 조직내로의 화합물의 부가를 용이하게 하는 화합물로 정의된다. 예를 들어, 디메틸 술폭사이드(DMSO)는 생물체의 세포 또는 조직내로의 많은 유기 화합물들의 투입을 용이하게 하는 통상 사용되는 담체이다.
용어 "희석제(diluent)"은 대상 화합물의 생물학적 활성 형태를 안정화시킬 뿐만 아니라, 화합물을 용해시키게 되는 물에서 희석되는 화합물로 정의된다. 버퍼 용액에 용해되어 있는 염은 당해 분야에서 희석제로 사용된다. 통상 사용되는 버퍼 용액은 포스페이트 버퍼 식염수이며, 이는 인간 용액의 염 상태를 모방하고 있기 때문이다. 버퍼 염은 낮은 농도에서 용액의 pH를 제어할 수 있기 때문에, 버퍼 희석제가 화합물의 생물학적 활성을 변형하는 일은 드물다.
여기에 사용된 화합물들은 인간 환자에게 그 자체로서, 또는 결합 요법에서와 같이 다른 활성 성분들과 함께 또는 적당한 담체나 부형제와 함께 혼합된 약제 조성물로서, 투여될 수 있다. 본 응용에서의 화합물의 제형 및 투여에 관한 기술은 "Remington's Pharmaceutical Sciences," Mack Publishing Co., Easton, PA, 18th edition, 1990에서 확인할 수 있다.
본 발명의 약제 조성물은, 예를 들어, 통상적인 혼합, 용해, 과립화, 당제-제조, 분말화, 에멀션화, 캡슐화, 트래핑화 또는 동결건조 과정들의 수단에 의해, 공지 방식으로 제조될 수 있다.
따라서, 본 발명에 따른 사용을 위한 약제 조성물은, 약제학적으로 사용될 수 있는 제형으로의 활성 화합물의 처리를 용이하게 하는 부형제들 또는 보조제들을 포함하는 것으로 구성되어 있는 하나 또는 그 이상의 약리학적으로 허용되는 담체를 사용하여 통상적인 방법으로 제조될 수도 있다. 적합한 제형은 선택된 투여 루트에 따라 좌우된다. 공지 기술들, 담체 및 부형제들 중의 어느 것이라도 적합하게, 그리고 당해 분야, 예를 들어, 앞서 설명한 Remingston's Pharmaceutical Sciences에서 이해되는 바와 같이 사용될 수 있다. 본 발명에서는 화학식 1의 화합물을 목적하는 바에 따라 주사용 제제 및 경구용 제제 등으로 제형화될 수 있다.
주사를 위해서, 본 발명의 성분들은 액상 용액으로, 바람직하게는 Hank 용액, Ringer 용액, 또는 생리 식염수 용액과 같은 약리학적으로 맞는 버퍼로 제형될 수 있다. 점막 투과 투여를 위해서, 통과할 배리어에 적합한 비침투성제가 제형에 사용된다. 그러한 비침투성제들은 당업계에 일반적으로 공지되어 있다.
경구 투여를 위해서, 화합물들은 당업계에 공지된 약리학적으로 허용되는 담체들을 활성 화합물들과 조합함으로써 용이하게 제형될 수 있다. 이러한 담체들은 본 발명의 화합물들이 정제, 알약, 산제, 입제, 당제, 캡슐, 액체, 겔, 시럽, 슬러리, 현탁액 등으로 제형화될 수 있도록 하여 준다. 바람직하게는 캅셀제, 정제, 환제, 산제 및 입제가 가능하고, 특히 캅셀제와 정제가 유용하다. 정제 및 환제는 장피제로 제조하는 것이 바람직하다. 경구 사용을 위한 약제 준비는 본 발명의 하나 또는 둘 이상의 화합물들과 하나 또는 둘 이상의 부형제를 혼합하고, 경우에 따라서는 이러한 혼합물을 분쇄하고, 필요하다면 적절한 보조제를 투과한 이후 과립의 혼합물을 처리하여 정제 또는 당체 코어를 얻을 수 있다. 적절한 부형제들은 락토스, 수크로즈, 만니톨, 또는 소르비톨과 같은 필러; 옥수수 녹말, 밀 녹말, 쌀 녹말, 감자 녹말, 겔라틴, 검 트래거켄스, 메틸 셀룰로우즈, 히드록시프로필메틸-셀룰로우즈, 소듐 카르복시메틸 셀룰로우즈, 및/또는 폴리비닐피롤리돈(PVP)와 같은 셀룰루오즈계 물질 등이다. 필요하다면, 가교 폴리비닐 피롤리돈, 우뭇가사리, 또는 알긴산 또는 알긴산 나트륨과 같은 그것의 염 등의 디스인터그레이팅 에이전트와 마그네슘 스테아레이트와 같은 윤활제, 결합제 등과 같은 담체가 첨가될 수도 있다.
경구에 사용될 수 있는 제약 준비물은, 겔라틴 및 글리콜 또는 소르비톨과 같은 가소제로 만들어진 부드러운 밀봉 캡슐 뿐만 아니라, 겔라틴으로 만들어진 밀어 고정하는 캡슐을 포함할 수도 있다. 밀어 고정하는 캡슐은 락토오스와 같은 필러, 녹말과 같은 바인더, 및/또는 활석 또는 마그네슘 스테아레이트와 같은 활제와의 혼합물로서, 활성 성분들을 포함할 수도 있다. 연질 캡슐에서, 활성 화합물들은 지방산, 액체 파라핀, 또는 액체 폴리에틸렌 글리콜과 같은 적합한 용체에 용해 또는 분산될 수도 있다. 또한, 안정화제가 포함될 수도 있다. 경구 투여를 위한 모든 조제들은 그러한 투여에 적합한 함량으로 되어 있어야 한다.
화합물들은, 주사에 의해, 예를 들어, 큰 환약 주사나 연속적인 주입에 의해, 비경구 투입용으로 제형화될 수도 있다. 주사용 제형은, 예를 들어, 방부제를 부가한 앰플 또는 멀티-도스 용기로서 단위 용량 형태로 제공될 수도 있다. 조성물은 유성 또는 액상 비히클상의 현탁액, 용액, 에멀션과 같은 형태를 취할 수도 있으며, 현탁제, 안정화제 및/또는 분산제와 같은 제형용 성분들을 포함할 수도 있다.
또한, 활성 성분은, 사용전에 멸균 무 발열물질의 물과 같은 적절한 비히클과의 구성을 위해 분말의 형태일 수도 있다.
화합물들은, 예를 들어, 코코아 버터나 다른 글리세라이드와 같은 통상적인 좌약 기재를 포함하고 있는 좌약 또는 정체관장과 같은 직장 투여 조성물로 제형될 수도 있다.
본 발명에서 사용에 적합한 약제 조성물에는, 활성 성분들이 그것의 의도된 목적을 달성하기에 유효한 양으로 함유되어 있는 조성물이 포함된다. 더욱 구체적으로, 치료적 유효량은 치료될 객체의 생존을 연장하거나, 질환의 증상을 방지, 경감 또는 완화시키는데 유효한 화합물의 양을 의미한다. 치료적 유효량의 결정은, 특히, 여기에 제공된 상세한 개시 내용 측면에서, 당업자의 능력 범위내에 있다.
단위 용량 형태로 제형화하는 경우, 활성성분으로서 화학식 1의 화합물은 약 0.1 내지 1,000 mg의 단위 용량으로 함유되는 것이 바람직하다. 화학식 1의 화합물의 투여량은 환자의 체중, 나이 및 질병의 특수한 성질과 심각성과 같은 요인에 따라 의사의 처방에 따른다. 그러나, 성인 치료에 필요한 투여량은 투여의 빈도와 강도에 따라 하루에 약 1 내지 1000 mg 범위 가 보통이다. 성인에게 근육내 또는 정맥내 투여시 일회 투여량으로 분리하여 하루에 보통 약 1 내지 500 mg의 전체 투여량이면 충분할 것이나, 일부 환자의 경우 더 높은 일일 투여량이 바람직할 수 있다.
본 발명은 또한 화학식 1의 화합물을 유효량으로 사용하여, 혈관 신생 관련 질병을 치료하거나 예방하는 방법을 제공한다. "혈관 신생 관련 질병"이란, 과도한 혈관 신생에 의해 유발되는 질병으로서, 예를 들어, 암, 당뇨, 노인성 망막변증, 허혈성심질환, 뇌허혈, 녹내장, 류마티스성 관절염, 건선, 비만, 및 동맥경화 등을 들 수 있지만, 그것만으로 한정되는 것은 아니다. 상기 "치료"란 발병 증상을 보이는 객체에 사용될 때 질병의 진행을 중단 또는 지연시키는 것을 의미하며, 상기 "예방"이란 발병 증상을 보이지는 않지만 그러한 위험성이 높은 객체에 사용될 때 발병 징후를 중단 또는 지연시키는 것을 의미한다.
도 1은 본 발명의 실시예 6-2에 따른 화합물(LCB54-9)에 대한 저산소증(hypoxia)에서 HIF-1 억제 정도를 측정하기 위하여 사람 배아 유래 상피세포(HUVEC; human umbilical vein endothelial cell)와 사람 피부 유래 케라티노사이트(HaCaT) 세포, 사람 유래 망막상피세포(ARPE-19)와 사람 유래 망막아종암세포(Y79)에 약물을 처치한 후, 단백질의 발현 정도를 Western blotting법으로 확인한 것이다;
도 2는 본 발명의 실시예 6-2에 따른 화합물(LCB54-9)에 대한 저산소증 (hypoxia)에서 HIF-1 억제 정도를 완도닌(wondonin)과 비교하기 위하여 사람 배아 유래 상피세포(HUVEC; human umbilical vein endothelial cell)와 사람 유래 망막상피세포(ARPE-19; human retinal pigment epithelial cell)에 약물을 처치한 후, 단백질의 발현 정도를 Western blotting법으로 확인한 것이다;
도 3은 본 발명의 실시예 6-2에 따른 화합물에 대한 저산소증 (hypoxia)에서 혈관신생 억제 정도를 측정하기 위하여 사람 배아 유래 상피세포에 약물을 처치한 후, 유전자의 발현 정도를 실시간 유전자 증폭반응(Real Time PCR; real time polymerase chain reaction)으로 확인한 것이다.
본 발명을 이하 제조예 및 실시예들을 참조하여 상세히 설명하지만, 본 발명의 범주가 그것에 의해 한정되는 것은 아니다. 하기에서, 제조예들에는 최종 화합물을 만들기 위한 중간체의 합성방법에 관한 내용이 기재되어 있고, 실시예들에는 제조예의 화합물을 사용한 최종 화합물의 합성방법에 관한 내용이 기재되어 있다.
참고로, 이하 제조예 및 실시예에서 자주 사용되는 시약은 하기 약어로 기술한다.
AN: 아세토나이트릴
BOC (Boc): t-부틸옥시카보닐
Boc2O: 다이 t-부틸 다이카보네이트
DCM: 다이클로로메테인
DMF: 다이메틸폼아마이드
DMSO: 다이메틸설퍼옥사이드
DIPEA: 다이아이소프로필에틸아민
EtOAc: 에틸 아세테이트
EtOH: 에탄올
n-Hex: n-헥세인
K2CO3: 포태슘 카보네이트
MeOH: 메탄올
MS: 몰레큘러 씨브 (molecular sieve)
PCC: 피리디늄 클로로 크로메이트
THF: 테트라하이드로퓨란
TEA: 트라이에틸아민
[제조예 1] 1-(3,4-비스(4-메톡시벤질옥시)페닐)-2,2-다이브로모에탄온의 제조

제조예 1-1) 3,4-비스(4-메톡시벤질옥시)벤즈알데히드의 제조
소듐 하이드라이드 (60%, 10.2 g, 255 mmol)를 DMF (100 mL)에 현탁시킨 후 0℃에서 4,5-다이클로로-3-하이드록시피리다진 (35.0 g, 212 mmol) 을 넣고 10 분간 교반하였다. 4-메톡시벤질 클로라이드 (34.5 mL, 255 mmol)을 서서히 넣어 준 후 온도를 상온으로 올리고 3 시간 동안 교반하였다. 포화 염화암모늄 수용액 (500 mL)에 반응 용액을 부은 후 EtOAc (200 mL x 2)로 추출 한 후 유기층을 물(100 mL x 2)로 씻어 주고 무수 황산마그네슘으로 건조하였다. 감압 농축 후 실리카겔(깊이 10 cm x 직경 12 cm)에 DCM/n-Hex(1:1, 1 L)으로 통과시키고 농축 한 후 n-Hex (500 mL)에서 재결정하여 표제화합물 (49.8 g, 82%)을 흰색 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 9.80 (s, 1H), 7.48 (d, J = 2.4 Hz, 1H), 7.40 (dd, J = 8.4 Hz, 2.4 Hz, 1H), 7.39-7.34 (m, 4H), 7.02 (d, J = 8.4 Hz, 1H), 6.92-6.88 (m, 4H), 5.17 (s, 2H), 5.13 (s, 2H), 3.81 (s, 3H), 3.81 (s, 3H).
제조예 1-2) 1-(3,4-비스(4-메톡시벤질옥시)페닐)-2,2-다이브로모에탄올의 제조
다이사이클로헥실 아민(4.73 mL, 23.8 mmol)을 THF(20 mL)로 묽힌 뒤 0℃에서 n-부틸 리튬(2.5 M 헥세인 용액, 8.72 mL, 21.8 mmol)을 넣고 15 분간 교반하였다. 제조예 1-1에서 수득한 화합물(3.75 g, 9.91 mmol)과 다이브로모메탄(1.67 mL, 23.8 mmol)을 THF(10 mL)에 묽힌 후 온도를 -78℃로 낮춘 후 앞서 제조한 리튬 다이사이클로헥실 아마이드 용액을 서서히 적가하였다. 2 시간 동안 -78℃에서 교반한 후 아세트산(1 mL)를 적가하였다. 포화 염화암모늄 수용액(50 mL)에 반응 용액을 부은 후 에틸 아세테이트(100 mL x 2)로 추출 한 후 유기층을 포화 식염수(100 mL x 1)로 씻어 주고 무수 황산나트륨으로 건조하였다. 여과 후 감압 농축하고 관크로마토그래피(n-Hex/EtOAc, 3/1 → 2/1)를 시행하여 표제화합물(5.02 g, 92%)을 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.34 (d, J = 8.4 Hz, 2H), 7.34 (d, J = 8.4 Hz, 2H), 7.01 (s, 1H), 6.94-6.86 (m, 6H), 5.67 (d, J = 5.4 Hz, 1H), 5.13-5.06 (m, 4H), 4.93-4.90 (m, 1H), 3.81 (s, 3H), 3.80 (s, 3H), 2.86 (d, J = 3 Hz, 1H).
제조예 1-3) 1-(3,4-비스(4-메톡시벤질옥시)페닐)-2,2-다이브로모에탄온의 제조
제조예 1-2에서 수득한 화합물(28.6 g, 51.9 mmol)을 DCM(300 mL)에 녹인 후 상온에서 셀라이트(15 g)과 PCC(16.8 g, 103.7 mmol)를 함께 섞어 넣어 준 후 12 시간 동안 교반하였다. 혼합물을 실리카겔 필터하고 용매를 감압 농축한 후 생긴 고체를 다이에틸이써(200 mL)로 씻어주어 표제 화합물 (23.5 g, 83%)을 옅은 노란색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.67-7.64 (m, 2H), 7.37-7.33 (m, 4H), 6.95 (d, J = 8.4 Hz, 1H), 6.90-6.88 (m, 4H), 6.62 (s, 1H), 5.17 (s, 2H), 5.12 (s, 2H), 3.81 (s, 3H), 3.80 (s, 3H).
[제조예 2]
t
-부틸 2-(1
H
-이미다졸-4-일)에틸카바메이트의 제조

히스타민 다이하이드로클로라이드(10.0 g, 54.3 mmol)을 AN (300 mL)에 녹인 후 0℃로 냉각하고 TEA(37.8 mL, 272 mmol)와 Boc2O(37.4 mL, 163 mmol)를 순차적으로 적가한 후 12시간 동안 교반하였다. 반응 혼합물에 염화암모늄 수용액(200 mL)를 가하여 반응을 종결하고 EtOAc(2 x 200 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시키고 감압농축하여 t-부틸 4-(2-(t-부톡시카보닐아미노)에틸)-1H-이미다졸-1-카복실레이트(16.5 g, 98%)을 흰색의 고체로 수득하였다.
상기에서 얻은 t-부틸 4-(2-(t-부톡시카보닐아미노)에틸)-1H-이미다졸-1-카복실레이트(16.5 g, 52.99 mmol)을 MeOH(200 mL)에 녹인 후 K2CO3(3.66 g, 26.49 mmol)을 넣고 12시간 동안 상온에서 교반하였다. 반응액을 감압농축 시킨 후 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1)를 시행하여 표제 화합물 (10.5 g, 94%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.58 (s, 1H), 6.83 (s, 1H), 5.04 (br s, 1H), 3.43 (m, 2H), 2.81 (t, J = 6.0 Hz, 2H), 1.43 (s, 9H).
[제조예 3] 메틸 2-(2-((3,4-비스(4-메톡시벤질옥시)페닐)(4-(2-(터트-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)아세테이트의 제조

제조예 3-1) 메틸 2-(2-(3,4-비스(4-메톡시벤질옥시)벤조일)벤조[1,3]다이옥솔-5-일)아세테이트의 합성

메틸 3,4-다이하이드록시페닐아세테이트(1.5 g, 8.18 mmol)을 DMF(40 mL)에 녹인 후 0℃로 냉각하고 소듐 하이드라이드(60% 순도, 0.39 g, 9.81 mmol)을 서서히 적가한 후 교반하면서 제조예 1-3에서 수득한 화합물(3.0 g, 5.45 mmol)을 넣고 3 시간 동안 교반하였다. 반응 혼합물에 1 N 염산 수용액(200 mL)를 가하여 반응을 종결하고 EtOAc(3 x 250 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 2/1)를 시행하여 표제 화합물(2.21 g, 71%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.67-7.65 (m, 2H), 7.36 (d, J = 8.4 Hz, 2H), 7.36 (d, J = 8.4 Hz, 2H), 6.97 (d, J = 8.4 Hz, 1H), 6.92-6.88 (m, 4H), 6.85-6.80 (m. 3H), 6.76 (dd, J = 7.8, 1.8 Hz, 1H), 5.12 (s, 1H), 5.10 (s, 1H), 3.82 (s, 3H), 3.81 (s, 3H), 3.68 (s, 3H), 3.54 (s, 2H).
제조예 3-2) 메틸 2-(2-(3,4-비스(4-메톡시벤질옥시)페닐)(하이드록시)메틸)벤조[1,3]다이옥솔-5-일)아세테이트의 합성

제조예 3-1에서 수득한 화합물(2.21 g, 3.87 mmol)을 THF(20mL)과 MeOH(10 mL)에 녹인 후 0℃로 냉각하고 소듐보로하이드라이드(147 mg, 3.87 mmol)를 서서히 적가한 후 10 분 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(30 mL)를 가하여 반응을 종결하고 EtOAc (3 x 50 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 3/1)를 시행하여 표제 화합물(1.75 g, 99%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.38-7.33 (m, 4H), 7.09 (s, 1H), 6.96-6.95 (m, 2H), 6.90-6.88 (m, 4H), 6.77-6.70 (m, 3H), 6.08 (d, J = 6.6 Hz, 1H), 5.09 (s, 2H), 4.82-4.79 (m, 1H), 3.81 (s, 6H), 3.68 (s, 3H), 3.53 (s, 2H), 2.44 (d, J = 5.4 Hz, 1H).
제조예 3-3) 메틸 2-(2-((3,4-비스(4-메톡시벤질옥시)페닐)브로모메틸)벤조[1,3]다이옥솔-5-일) 아세테이트의 합성

제조예 3-2에서 수득한 화합물(1.75 g, 3.06 mmol)을 THF(10 mL)에 녹인 후 4-메틸몰폴린(0.5 mL, 4.59 mmol)와 메탄설포닉언하이드라이드(0.69 g, 3.98 mmol)를 넣고 2 시간 동안 교반한 후 상기 혼합액에 리튬 브로마이드(0.67 g, 7.65 mmol)을 넣고 상온에서 12 시간 동안 더 교반시켰다. 반응 혼합물에 포화 염화암모늄 수용액(30 mL)를 가하여 반응을 종결하고 EtOAc(3 x 50 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 2/1)를 시행하여 표제 화합물(1.75 g, 90%)을 옅은 노란색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ. 7.35-7.32 (m, 4H), 7.12 (s, 1H), 6.90-6.86 (m, 5H), 6.78-6.68 (m, 3H), 6.37-6.35 (m, 1H), 5.06 (s, 4H), 5.03-5.02 (m, 1H), 3.82 (s, 3H), 3.81 (s, 3H), 3.68 (s, 3H), 3.52 (s, 2H).
제조예 3-4) 메틸 2-(2-((3,4-비스(4-메톡시벤질옥시)페닐)(4-(2-(터트-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)아세테이트의 합성

제조예 3-3에서 수득한 화합물(1.75 g, 2.75 mmol)을 AN(10mL)에 녹이고 t-부틸 2-(1H-이미다졸-4-일)에틸카바메이트(1.16 g, 5.51 mmol), DIPEA(1.44 mL, 8.25 mmol), 그리고 포태슘아이오다이드(91 mg, 0.55 mmol)를 순차적으로 첨가 후 48 시간 동안 환류 교반 하였다. 반응액을 감압농축 시킨 후 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1 → 1/4)를 시행하여 표제 화합물(부분입체이성질체 혼합물, 1.25 g, 59%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 766.89 (M+H+).
[제조예 4] 에틸 3-(2-((4-(2-(터트-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3] 다이옥솔-5-일)프로파노에이트의 제조

제조예 4-1) 메틸 2-(3,4-비스(4-메톡시벤질옥시)벤조일)벤조[1,3]다이옥솔-5-카발데히드의 제조

3,4-다이하이드록시벤즈알데히드(7.53 g, 54.5 mmol)을 DMF(100 mL)에 녹인 후 0℃로 냉각하고 소듐 하이드라이드(60% 순도, 2.62 g, 65.4 mmol)을 서서히 적가한 후 교반하면서 제조예 1-3에서 수득한 화합물(20.00 g, 36.4 mmol)을 넣고 3 시간 동안 교반하였다. 반응 혼합물에 1 N 염산수용액(200 mL)를 가하여 반응을 종결하고 EtOAc(3 x 300 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 2/1)를 시행하여 표제 화합물(6.57 g, 34%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 9.83 (s, 1H), 7.65 (d, J = 1.8 Hz, 1H), 7.64 (s, 1H), 7.46 (dd, J = 7.8, 1.8 Hz, 1H), 7.40 (d, J = 1.8 Hz, 1H), 7.37-3.35 (m, 4H), 7.02 (d, J = 8.4 Hz, 1H), 7.01 (s, 1H), 6.99 (d, J = 9 Hz, 1H), 6.92-6.88 (m, 4H), 5.19 (s, 2H), 5.12 (s, 2H), 3.82 (s, 3H), 3.80 (s, 3H).
제조예 4-2) (3,4-비스(4-메톡시벤질옥시)페닐)(하이드록시메틸)벤조[1,3]다이옥솔-2-일)메탄올의 제조

제조예 4-1에서 수득한 화합물(6.57 g, 12.48 mmol)을 THF(35 mL)과 MeOH(15 mL)에 녹인 후 0℃로 냉각하고 소듐보로하이드라이드(472 mg, 12.48 mmol)를 서서히 적가한 후 10분 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(100 mL)를 가하여 반응을 종결하고 EtOAc(3 x 150 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1)를 시행하여 표제 화합물 (6.06 g, 92%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.35 (d, J = 8.4 Hz, 2H), 7.33 (d, J = 9.0 Hz, 2H), 7.07 (dd, J = 4.8, 1.8 Hz, 1H), 6.97-6.92 (m, 2H), 6.90-6.86 (m, 4H), 6.83-6.70 (m, 3H), 6.09 (dd, J = 4.5, 1 Hz, 1H), 5.08 (s, 2H), 5.06 (s, 2H), 4.78-4.76 (m, 1H), 4.54 (br s, 2H), 3.80 (s, 6H), 2.61 (dd, J = 6.6, 3.6 Hz, 1H), 1.74 (br s, 1H).
제조예 4-3) (3,4-비스(4-메톡시벤질옥시)페닐)(트라이아이소프로필실릴옥시)메틸)벤조[1,3]다이옥솔-2-일)메탄올의 제조

제조예 4-2에서 수득한 화합물(6.06 g, 11.42 mmol)을 DCM(50 mL)에 녹인 후 0℃로 냉각하고 이미다졸(1.16 g, 17.1 mmol)과 트라이아이소프로필실릴클로라이드(2.90 mL, 13.7 mmol)를 서서히 적가하고 상온에서 13 시간 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(50 mL)를 가하여 반응을 종결하고 DCM(2 x 50 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1)를 시행하여 표제 화합물(7.82 g, 99%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.37-7.34 (m, 4H), 7.09 (dd, J = 3.6, 1.8 Hz, 1H), 6.97 (dd, J = 8.4, 1.8 Hz, 1H), 6.95 (s, 1H), 6.89-6.88 (m, 4H), 6.84 (s, 1H), 6.79-6.75 (m, 2H), 6.71 (d, J = 7.8 Hz, 1H), 6.07 (dd, J = 4.8, 2.4 Hz, 1H), 5.09 (s, 2H), 5.08 (s, 2H), 4.82-4.80 (m, 1H), 4.72 (d, J = 3.6 Hz, 2H), 3.81 (s, 6H), 2.45-2.44 (m, 1H), 1.15-1.08 (m, 3H), 1.05 (s, 18H).
제조예 4-4) ((2-((3,4-비스(4-메톡시벤질옥시)페닐)브로모메틸)벤조[1,3]다이옥솔-5-일)메톡시)트라이아이소프로필실란의 제조

제조예 4-3에서 수득한 화합물(7.84 g, 11.4 mmol)을 THF(20 mL)에 녹인 후 4-메틸몰폴린(1.88 mL, 17.1 mmol)와 메탄설포닉언하이드라이드(2.58 g, 14.8 mmol)를 넣고 2 시간 동안 교반한 후 상기 혼합액에 리튬 브로마이드(2.48 g, 28.33 mmol)을 넣고 상온에서 12 시간 동안 더 교반시켰다. 반응 혼합물에 포화 염화암모늄 수용액(50 mL)를 가하여 반응을 종결하고 EtOAc(3 x 100 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 3/1)를 시행하여 표제 화합물(8.53 g, 98%)을 노란색의 고체로 수득하였다.
제조예 4-5)
t
-부틸 2-(1-((3,4-비스(4-메톡시벤질옥시)페닐)(5-((트라이아이소프로필실릴옥시)메틸)벤조[1,3]다이옥솔-2-일)메틸)-1
H
-이미다졸-4-일)에틸카바메이트의 제조
제조예 4-4에서 수득한 화합물(8.53 g, 22.8 mmol)을 AN(40 mL)에 녹인 후 t-부틸 2-(1H-이미다졸-4-일)에틸카바메이트(4.81 g, 22.8 mmol), DIPEA(6 mL, 34.2 mmol), 그리고 포태슘아이오다이드(380 mg, 2.28 mmol)을 순차적으로 첨가 후 48 시간 동안 환류교반 하였다. 반응액을 감압농축 시킨 후 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1 → 1/4)를 시행하여 표제 화합물(6.39 g, 64%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 881.19 (M+H+).
제조예 4-6)
t
-부틸 2-(1-((3,4-비스(4-메톡시벤질옥시)페닐)(5-(하이드록시메틸)벤조[1,3]다이옥솔-2-일)메틸)-1
H
-이미다졸-4-일)에틸카바메이트의 제조

제조예 4-5에서 수득한 화합물(5.0 g, 5.68 mmol)을 THF(30 mL)에 녹인 후 테트라부틸암모늄플로라이드 용액(1 M THF 용액, 6.25 mL, 6.25 mmol)을 넣고 상온에서 3 시간 동안 교반하였다. 반응 혼합물에 포화 염화암모늄수용액(50 mL)를 가하여 반응을 종결하고 EtOAc(3 x 100 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 3/1)를 시행하여 표제 화합물(3.85 g, 93%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 724.72 (M+H+).
제조예 4-7)
t
-부틸 2-(1-((3,4-비스(4-메톡시벤질옥시)페닐)(5-포밀벤조[1,3]다이옥솔-2-일)메틸) -1
H
-이미다졸-4-일)에틸카바메이트의 제조

제조예 4-6에서 수득한 화합물(3.0 g, 4.14 mmol)을 DCM(15 mL)과 DMSO(15 mL)에 녹인 후 0℃로 냉각하고 TEA(2.89 mL, 20.7 mmol)과 피리딘 설퍼 트리옥사이드 콤플랙스(1.98 g, 12.4 mmol)를 순차적으로 적가한 후 3 시간 동안 교반하였다. 반응 혼합물에 0.1 N 염산수용액(100 mL)를 가하여 반응을 종결하고 EtOAc(2 x 150 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc/MeOH, 1/2/0.5)를 시행하여 표제 화합물(2.66 g, 89%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 722.70 (M+H+).
제조예 4-8) (
E
)-에틸 3-(2-((3,4-비스(4-메톡시벤질옥시)페닐)(4-(2-(
t
-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)아크릴레이트의 제조

트라이에틸 포스포노 아세테이트(0.36 mL, 1.79 mmol)를 THF(3 mL)에 녹인 후 0℃로 냉각하고 소듐 하이드라이드(60% 순도, 2.62 g, 65.43 mmol)을 서서히 적가한 후 20 분간 교반하였다. 제조예 4-7에서 수득한 화합물 (0.86 g, 1.19 mmol)을 THF(7 mL)에 녹인 후 서서히 위의 반응 용액에 적가하고 3 시간 동안 0℃에서 교반하였다. 반응 혼합물에 포화 염화암모늄수용액(20 mL)를 가하여 반응을 종결하고 EtOAc(3 x 30 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1)를 시행하여 표제 화합물(0.87 g, 92%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 792.80 (M+H+).
제조예 4-9) 에틸 3-(2-((4-(2-(
t
-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-일)프로파노에이트의 제조

제조예 4-8에서 수득한 화합물(0.87 g, 1.1 mmol)을 EtOAc(6 mL)와 EtOH(6 mL)에 녹인 후 팔라듐 차콜(0.4 g)을 넣고 수소 풍선하에서 12 시간 동안 교반하였다. 셀라이트를 이용하여 반응 용액을 여과한 후 모인 여과액을 감압 농축하여 표제 화합물(0.68 g, 99%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 554.51 (M+H+).
[제조예 5] 에틸 2-(2-((4-(2-(
t
-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-일)에탄설포네이트의 제조

제조예 5-1) (
E
)-에틸 2-(2-((3,4-비스(4-메톡시벤질옥시)페닐)(4-(2-(터트-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)에탄설포네이트의 합성

에틸(다이에톡시포스포릴)메탄설포네이트(0.97 g, 3.74 mmol)를 THF(5 mL)에 녹인 후 0℃로 냉각하고 소듐 하이드라이드(60% 순도, 0.15 g, 3.74 mmol)을 서서히 적가한 후 20 분간 교반하면서 제조예 4-7에서 수득한 화합물(1.8 g, 2.5 mmol)을 THF(10 mL)에 녹인 후 서서히 적가하고 3 시간 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(30 mL)를 가하여 반응을 종결하고 EtOAc(3 x 50 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1)를 시행하여 표제 화합물 (1.9 g, 92%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 828.85 (M+H+).
제조예 5-2) 에틸 2-(2-((4-(2-(
t
-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3] 다이옥솔-5-일)에탄설포네이트의 제조

제조예 5-1에서 수득한 화합물(1.9 g, 2.29 mmol)을 EtOAc(10 mL)와 EtOH(10 mL)에 녹인 후 팔라듐 차콜(0.9 g)을 넣고 수소 풍선하에서 12 시간 동안 교반하였다. 셀라이트를 이용하여 반응 용액을 여과한 후 모인 여과액을 감압 농축하여 표제 화합물(1.35 g, 99%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 590.56 (M+H+).
[제조예 6] 에틸 2-((4-(2-(터트-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-카복실레이트의 제조

제조예 6-1) 에틸 2-(3,4-비스(4-메톡시벤질옥시)벤조일)벤조[1,3]다이옥솔-5-카복실레이트의 제조

에틸 3,4-다이하이드록시벤조에이트(4.97 g, 27.3 mmol)을 DMF(100 ml)에 녹인 후 0℃로 냉각하여 소듐 하이드라이드(60% 순도, 1.31 g, 32.7 mmol)을 서서히 적가한 후 교반하면서 제조예 1-3에서 수득한 화합물(10.0 g, 18.2 mmol)을 넣고 3 시간 동안 교반하였다. 반응 혼합물에 1 N 염산 수용액(50 mL)를 가하여 반응을 종결하고 EtOAc(3 x 50 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 2/1)를 시행하여 표제 화합물 (8.3 g, 74%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.70 (d, J = 7.8 Hz, 1H), 7.65-7.63 (m, 2H), 7.54 (s, 1H), 7.36-7.34 (m, 4H), 6.97-6.95 (m, 1H), 6.93-6.87 (m, 6H), 5.18 (s, 2H), 5.10 (s, 2H), 4.34 (q, J = 7.2 Hz, 2H), 3.82 (s, 3H), 3.80 (s, 3H), 1.36 (t, J = 7.2 Hz, 3H).
제조예 6-2) 에틸 2-((3,4-비스(4-메톡시벤질옥시)페닐)(하이드록시)메틸)벤조[1,3]다이옥솔-5-카복실레이트의 제조

제조예 6-1에서 수득한 화합물(3.3 g, 5.78 mmol)을 THF(20 mL)과 MeOH(10 mL)에 녹인 후 0℃로 냉각하고 소듐보로하이드라이드(219 mg, 5.78 mmol)를 서서히 적가한 후 상온에서 10 분 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(30 mL)를 가하여 반응을 종결하고 EtOAc (3 x 30 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 3/1)를 시행하여 표제 화합물(7.42 g, 89%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.64-7.61 (m, 1H), 7.45-7.41 (m, 1H), 7.36-7.32 (m, 4H), 7.07 (s, 1H), 6.96-6.88 (m, 6H), 6.87-6.75 (m, 1H), 6.18 (m, 1H), 5.07 (s, 2H), 5.06 (s, 2H), 4.81 (m, 1H), 4.30 (q, J = 6.6 Hz, 2H), 3.81 (s, 6H), 2.54 (d, J = 3.6 Hz, 1H), 1.36 (t, J = 6.6 Hz, 3H).
제조예 6-3) 에틸 2-((3,4-비스(4-메톡시벤질옥시)페닐)브로모메틸)벤조[1,3]다이옥솔-5-카복실레이트의 제조

제조예 6-2에서 수득한 화합물(7.42 g, 13.0 mmol)을 THF(100 mL)에 녹인 후 4-메틸몰폴린(2.14 mL, 19.4 mmol)과 메탄설포닉언하이드라이드(2.93 g, 16.9 mmol)를 넣고 2 시간 동안 교반한 후 상기 혼합액에 리튬 브로마이드 (2.81 g, 32.4 mmol)을 넣고 상온에서 12 시간 동안 더 교반시켰다. 반응 혼합물에 포화 염화암모늄 수용액 (30 mL)를 가하여 반응을 종결하고 EtOAc(3 x 30 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 2/1)를 시행하여 표제 화합물(6.9 g, 84%)을 노란색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.65-7.62 (m, 1H), 7.47-7.42 (m, 1H), 7.36-7.31 (m, 4H), 7.13-7.11 (m, 1H), 6.99-6.97 (m, 1H), 6.90-6.85 (m, 5H), 6.82-6.74 (m, 1H), 6.44-6.43 (m, 1H), 5.06-5.03 (m, 5H), 4.34-4.31 (m, 2H), 3.80 (s, 6H), 1.37-1.34 (m, 3H).
제조예 6-4) 에틸 2-((3,4-비스(4-메톡시벤질옥시)페닐)(4-(2-(t-부톡시카보닐아미노)에틸)-1H-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-카복실레이트의 제조

제조예 6-3에서 수득한 화합물(6.90 g, 10.9 mmol)을 AN(200 mL)에 녹인 후, t-부틸 2-(1H-이미다졸-4-일)에틸카바메이트(4.59 g, 21.7 mmol), DIPEA (5.69 mL, 32.6 mmol), 그리고 포태슘아이오다이드(361 mg, 2.17 mmol)을 순차적으로 첨가 후 48 시간 동안 환류교반 하였다. 반응액을 감압농축 시킨 후 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1 → 1/4)를 시행하여 표제 화합물(4.20 g, 50%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 766.83 (M+H+).
제조예 6-5) 에틸 2-((4-(2-(터트-부톡시카보닐아미노)에틸)-1H-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3] 다이옥솔-5-카복실레이트의 제조

제조예 6-4에서 수득한 화합물(4.20 g, 5.48 mmol)을 EtOAc(25 mL)와 EtOH(25 mL)에 녹인 후 팔라듐 차콜(1.26 g)을 넣고 수소 풍선하에서 12 시간 동안 교반하였다. 셀라이트를 이용하여 반응 용액을 여과한 후 모인 여과액을 감압 농축하여 표제 화합물(2.85 g, 99%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 526.46 (M+H+).
[제조예 7] 메틸 2-(2-((4-(2-(
t
-부톡시카보닐아미노)에틸)-1
H
-이미다졸-1-일)(4-하이드록시페닐)메틸)벤조[1,3] 다이옥솔-5-일)아세테이트의 제조

제조예 7-1) 2,2-다이브로모-1-(4-(4-메톡시벤질옥시)페닐)에탄온의 제조

4-하이드록시벤즈알데하이드(20.0 g, 164 mmol)을 DMF(200 mL)에 녹인 후 파라메톡시벤질클로라이드(66.6 mL, 491 mmol)와 포태슘카보네이트(67.9 g, 491 mmol)를 넣고 4 시간 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(100 mL)를 가하여 반응을 종결하고 EtOAc(3 x 100 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축 한 후 다이에틸이써(100 mL)로 씻어주어 4-(4-메톡시벤질옥시)벤즈알데하이드(32.0 g, 81%)을 흰색의 고체로 수득하였다.
상기에서 얻은 4-(4-메톡시벤질옥시)벤즈알데하이드(10.0 g, 41.3 mmol)을 THF(150 mL)에 녹인 후 -78℃로 냉각하고 다이브로모메탄(6.90 mL, 99.1 mmol)를 넣고 10 분동안 교반하였다. 다이사이클로헥실아민(19.73 mL, 99.1 mmol)을 THF (30 mL)에 녹인 후 0℃로 냉각하고 n-부틸리튬(36.3 mL, 90.8 mmol)를 넣고 10 분동안 교반한 후 위의 반응액에 서서히 적가하고 2 시간 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(50 mL)를 가하여 반응을 종결하고 EtOAc(3 x 100 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 4/1)를 시행하여 2,2-다이브로모-1-(4-(4-메톡시벤질옥시)페닐)에탄올(16.39 g, 96%)을 흰색의 고체로 수득하였다.
상기에서 얻은 2,2-다이브로모-1-(4-(4-메톡시벤질옥시)페닐)에탄올 (16.39 g, 39.4 mmol) 을 DCM(150 mL)에 녹인 후 셀라이트(7 g)와 4 Å MS(7 g) 그리고 PCC(16.98 g, 78.8 mmol)를 넣고 12 시간 동안 교반하였다. 혼합물을 실리카겔 필터하고 용매를 감압 농축한 후 다이에틸이써 (100 mL)로 씻어주어 표제 화합물 (15.16 g, 93%)을 노란색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 8.07 (d, J = 9.0 Hz, 2H), 7.36 (d, J = 9.0 Hz, 2H), 7.03 (d, J = 9.0 Hz, 2H), 6.94 (d, J = 9.0 Hz, 2H), 6.65 (s, 1H), 5.08 (s, 2H), 3.82 (s, 3H).
제조예 7-2) 메틸 2-(2-(4-(4-메톡시벤질옥시)벤조일)벤조[1,3]다이옥솔-5-일)아세테이트의 제조

메틸 2-(3,4-다이하이드록시페닐)아세테이트(3.3 g, 18.1 mmol)을 DMF(100 mL)에 녹인 후 0℃로 냉각하고 소듐 하이드라이드(60% 순도, 869 mg, 21.7 mmol)을 서서히 적가한 후 교반하면서 제조예 7-1에서 수득한 화합물(5.0 g, 12.1 mmol)을 넣고 3 시간 동안 교반하였다. 반응 혼합물에 1 N 염산수용액(50 mL)를 가하여 반응을 종결하고 EtOAc(3 x 50 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 4/1)를 시행하여 표제 화합물(3.9 g, 76%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 8.06 (d, J = 9.0 Hz, 2H), 7.37 (d, J = 9.0 Hz, 2H), 7.05 (d, J = 9.0 Hz, 2H), 6.94 (d, J = 9.0 Hz, 2H), 6.88 (s, 1H), 6.86-6.75 (m, 3H), 5.08 (s, 2H), 3.83 (s, 3H), 3.69 (s, 3H), 3.54 (s, 2H).
제조예 7-3) 메틸 2-(2-(하이드록시(4-(4-메톡시벤질옥시)페닐)메틸)벤조[1,3]다이옥솔-5-일) 아세테이트의 제조

제조예 7-2에서 수득한 화합물(1.9 g, 4.37 mmol)을 THF(10 mL)와 MeOH(5 mL)에 녹인 후 0℃로 냉각하여 소듐보로하이드라이드(165 mg, 4.37 mmol)를 서서히 적가하고 상온에서 10 분동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(30 mL)를 가하여 반응을 종결하고 EtOAc(3 x 30 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 2/1)를 시행하여 표제 화합물(1.43 g, 76%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.60-7.54 (m, 4H), 7.19 (d, J = 9.0 Hz, 2H), 7.11 (d, J = 9.0 Hz, 2H), 6.98-6.89 (m, 3H), 6.32-6.30 (m, 1H), 5.19 (s, 2H), 5.06-5.04 (m, 1H), 4.01 (s, 3H), 3.88 (s, 3H), 3.74-3.72 (m, 2H).
제조예 7-4) 메틸 2-(2-(브로모(4-(4-메톡시벤질옥시)페닐)메틸)벤조[1,3]다이옥솔-5-일)아세테이트의 제조

제조예 7-3에서 수득한 화합물(1.43 g, 3.27 mmol)을 THF(10 mL)에 녹인 후 4-메틸몰폴린(540 μL, 4.91 mmol)와 메탄설포닉언하이드라이드(741 mg, 4.25 mmol)를 넣고 2 시간 동안 교반한 후 상기 혼합액에 리튬 브로마이드 (711 mg, 8.19 mmol)을 넣고 상온에서 12 시간 동안 더 교반시켰다. 반응 혼합물에 포화 염화암모늄 수용액(10 mL)를 가하여 반응을 종결하고 EtOAc(3 x 10 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하였다. 농축물은 관 크로마토그래피(n-Hex/EtOAc, 2/1)를 시행하여 표제 화합물(1.61 g, 99%)을 노란색의 고체로 수득하였다.
1H-NMR (600 MHz, CDCl3) δ 7.40-7.34 (m, 4H), 7.00 (d, J = 9.0 Hz, 2H), 6.92 (d, J = 9.0 Hz, 2H), 6.78-6.94 (m, 3H), 6.13-6.11 (m, 1H), 4.99 (s, 2H), 4.85-4.84 (m, 1H), 3.81 (s, 3H), 3.68 (s, 3H), 3.53-3.50 (m, 2H).
제조예 7-5) 메틸 2-(2-((4-(2-(t-부톡시카보닐아미노)에틸)-1H-이미다졸-1-일)(4-(4-메톡시벤질옥시)페닐)메틸)벤조[1,3]다이옥솔-5-일)아세테이트의 제조

제조예 7-4에서 수득한 화합물(1.61 g, 3.22 mmol)을 AN(20 ml)에 녹인 후, t-부틸 2-(1H-이미다졸-4-일)에틸카바메이트(4.59 g, 21.7 mmol), DIPEA(1.69 mL, 9.66 mmol), 그리고 포태슘아이오다이드(107 mg, 0.64 mmol)을 순차적으로 적가 후 48 시간 동안 환류교반 하였다. 반응액을 감압농축 시킨 후 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1 → 1/4)를 시행하여 표제 화합물(1.01 g, 51%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 630.72 (M+H+).
제조예 7-6) 메틸 2-(2-((4-(2-(터트-부톡시카보닐아미노)에틸)-1H-이미다졸-1-일)(4-하이드록시페닐)메틸)벤조[1,3] 다이옥솔-5-일)아세테이트의 제조

제조예 7-5에서 수득한 화합물(750 mg, 1.19 mmol)을 EtOAc(2.5 mL)와 MeOH(2.5 mL)에 녹인 후 팔라듐 차콜(225 mg)을 넣고 수소 풍선하에서 12 시간 동안 교반하였다. 셀라이트를 이용하여 반응 용액을 여과한 후 모인 여과액을 감압 농축하여 표제 화합물(605 mg, 99%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 510.59 (M+H+).
[제조예 8] 2-(2-((3,4-비스(
t
-부틸다이메틸실리옥시)페닐)(4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)에탄올의 제조

제조예 8-1) 메틸 2-(2-((3,4-비스(t-부틸다이메틸실리옥시)페닐)(4-(2-(다이메틸아미노)에틸)-1H-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)아세테이트의 제조
실시예 2에서 수득한 화합물(700 mg, 1.54 mmol)을 DCM(10 mL)에 녹인 후 이미다졸(524 mg, 7.7 mmol)과 t-부틸 다이메틸 실릴클로라이드(582 mg, 3.86 mmol)를 0℃에서 넣어준 후 상온에서 40 시간 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(30 mL)를 가하여 반응을 종결하고 DCM(3 x 30 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축 시킨 후 농축물은 관 크로마토그래피(n-Hex/EtOAc, 1/1 → 1/4)를 시행하여 표제 화합물(707 mg, 67%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 683.02 (M+H+).
제조예 8-2) 2-(2-((3,4-비스(t-부틸다이메틸실리옥시)페닐)(4-(2-(다이메틸아미노)에틸)-1H-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)에탄올의 제조
제조예 8-1에서 수득한 화합물(198 mg, 0.29 mmol)을 DCM(5 mL)에 녹인 후 다이아이소부틸알루미늄 하이드라이드(1 M 사이클로헥세인 용액, 0.87 mL, 0.87 mmol)을 0℃에서 넣어준 후 5 시간 동안 교반하였다. 반응 혼합물에 포화 염화암모늄 수용액(30 mL)를 가하여 반응을 종결하고 DCM(3 x 30 mL)로 추출한 후 무수 황산나트륨을 이용하여 탈수시켜 감압농축하여 표제 화합물(70 mg, 37%)을 수득하였다.
LCMS (m/z): 654.96 (M+H+)
[실시예 1] 에틸 2-((4-(2-아미노에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-카복실레이트; 트라이플루오로아세트산염

제조예 3-4에서 수득한 화합물(1.25 g, 1.63 mmol)을 DCM(10 mL)에 녹인 후 트라이플루오로아세트산(5 mL)을 넣고 1시간 동안 교반하였다. 반응액을 감압농축 시킨 후 다이에틸이써(20 mL)로 씻어주어, 표제 화합물(500 mg, 59%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 540.36 (M+H+).
[실시예 2] 메틸 2-(2-((3,4-다이하이드록시페닐)(4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)아세테이트

실시예 1에서 수득한 화합물(0.5 g, 0.93 mmol), 포름알데하이드(37 wt.% 수용액, 0.13 mL, 4.63 mmol), 소듐싸이아노보로하이드라이드(0.49 g, 2.33 mmol)을 MeOH(10 ml)에 순차적으로 적가 후 2 시간 동안 교반 하였다. 용매를 감압 농축하고 물로 씻어준 뒤 클로로폼 : EtOH = 10 : 1(5 x 20 mL)로 추출하고 무수 황산나트륨으로 탈수, 여과 및 감압 농축하여 표제 화합물(0.4 g, 95%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 454.49 (M+H+).
[실시예 3] 2-(2-(3,4-다이하이드록시페닐)(4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)아세트산; 나트륨염

실시예 2에서 수득한 화합물(200 mg, 0.44 mmol)을 물(1 mL)와 THF(1 mL) 그리고 MeOH(0.5 mL)에 녹인 후 수산화나트륨(71 mg, 1.76 mmol)을 넣고 5시간 동안 교반하였다. 반응 혼합물에 1 N 염산수용액을 서서히 적가하여 pH 8을 맞추어준 후 n-부탄올(3 x 5 mL)로 추출하였다. 추출물은 고성능액체크로마토그래피(물/MeOH, 100/0 → 55/45 → 20/80)를 시행하여 표제 화합물의 부분입체이성질체 3-1(15 mg)과 3-2(11 mg)를 흰색의 고체로 수득하였다.
표제 화합물의 부분입체이성질체 3-1)
1H-NMR (600 MHz, MeOD) δ 7.51 (s, 1H), 7.02 (s, 1H), 7.02 (d, J = 1.8 Hz, 1H), 6.91 (dd, J = 7.8, 1.8 Hz, 1H), 6.82 (d, J = 8.4 Hz, 1H), 6.75 (d, J = 1.8 Hz, 1H), 6.74 (d, J = 1.8 Hz, 1H), 6.67 (dd, J = 7.8, 1.8 Hz, 1H), 6.62 (d, J = 7.8 Hz, 1H), 5.59 (d, J = 2.4 Hz, 1H), 2.96-2.91 (m, 2H), 2.76-2.71 (m, 2H), 2.68 (s, 8H). LCMS (m/z): 440.37 (M+H+).
표제 화합물의 부분입체이성질체 3-2)
1H-NMR (600 MHz, MeOD) δ 7.65 (s, 1H), 7.03 (d, J = 1.8 Hz, 1H), 6.93 (d, J = 2.4 Hz, 1H), 6.92 (s, 1H), 6.81 (d, J = 8.4 Hz, 1H), 6.79 (d, J = 2.4 Hz, 1H), 6.78 (d, J = 1.8 Hz, 1H), 6.63 (d, J = 7.8 Hz, 1H), 6.53 (d, J = 8.4 Hz, 1H), 5.58 (s, 1H), 2.93 (t, J = 7.2 Hz, 2H), 2.73-2.69 (m, 2H), 2.68 (s, 8H). LCMS (m/z): 440.37 (M+H+).
[실시예 4] 에틸 3-(2-((4-(2-아미노에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-일)프로파노에이트; 염산염

제조예 4-9에서 수득한 화합물(0.68 g, 1.1 mmol)을 DCM(5 mL)에 녹인 후 염산(4N 1,4-다이옥세인 용액, 0.5 mL)을 넣고 1시간 동안 교반하였다. 반응액을 감압농축 시킨 후 표제 화합물(0.53 g, 99%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 454.40 (M+H+).
[실시예 5] 에틸 3-(2-((3,4-다이하이드록시페닐)(4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)프로파노에이트

실시예 4에서 수득한 화합물(0.4 g, 0.82 mmol), 포름알데하이드(37 wt.% 수용액, 0.3 mL, 4.1 mmol), 소듐싸이아노보로하이드라이드(129 mg, 2.05 mmol), 그리고 아세트산(0.12 mL, 2.05 mmol)을 MeOH(4 ml)에 순차적으로 적가 후 2시간 동안 교반 하였다. 용매를 감압 농축하고 물로 씻어준 뒤 클로로폼 : EtOH = 10 : 1 (5 x 5 mL)로 추출하고 무수 황산나트륨으로 탈수, 여과 및 감압 농축하여 표제 화합물 (355 g, 90%)을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, MeOD) δ 7.60 (s, 1H), 6.94 (d, J = 1.5 Hz, 1H), 6.85 (dd, J = 7.8, 1.8 Hz, 2H), 6.78 (d, J = 8.4 Hz, 1H), 6.72 (d, J = 3 Hz, 1H), 6.66-6.65 (m, 1H), 6.61-6.58 (m, 2H), 5.55 (d, J = 3 Hz, 1H), 4.10-4.06 (m, 2H), 2.79-2.76 (m, 2H), 2.62-2.61 (m, 2H), 2.54-2.51 (m, 4H), 2.29 (s, 6H), 1.21-1.18 (m, 3H). LCMS (m/z): 482.45 (M+H+).
[실시예 6] 3-2-((3,4-다이하이드록시페닐)(4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)프로판산; 나트륨염

실시예 5에서 수득한 화합물(355 mg, 0.74 mmol)을 물(1 mL)와 THF(1 mL) 그리고 MeOH(0.5 mL)에 녹인 후 수산화나트륨(118 mg, 2.95 mmol)을 넣고 5 시간 동안 교반하였다. 반응 혼합물에 1 N 염산수용액을 서서히 적가하여 pH 8을 맞추어준 후 n-부탄올 (3 x 5 mL)로 추출하였다. 추출물은 고성능액체크로마토그래피(물/MeOH, 100/0 → 55/45 → 20/80)를 시행하여 표제 화합물의 부분입체이성질체 6-1 (41 mg)과 6-2 (27 mg) 를 흰색의 고체로 수득하였다.
표제 화합물의 부분입체이성질체 6-1
1H-NMR (600 MHz, MeOD) δ 7.64 (s, 1H), 7.04 (s, 1H), 6.99 (d, J = 1.8 Hz, 1H), 6.89 (dd, J = 7.8, 1.8 Hz, 1H), 6.81 (d, J = 2.4 Hz, 1H), 6.74 (d, J = 2.4 Hz, 1H), 6.64-6.60 (m, 2H), 5.61 (d, J = 3 Hz, 1H), 3.15 (t, J = 7.8 Hz, 2H), 2.82 (t, J = 7.8 Hz, 2H), 2.79 (s, 6H), 2.76 (t, J = 7.8 Hz, 2H), 2.48 (t, J = 7.8 Hz, 2H). LCMS (m/z): 454.40 (M+H+).
표제 화합물의 부분입체이성질체 6-2
1H-NMR (600 MHz, MeOD) δ 7.69(s, 1H), 7.01 (s, 1H), 7.0 (d, J = 1.8 Hz, 1H), 6.89 (dd, J = 7.8, 1.8 Hz, 1H), 6.80 (d, J = 8.4 Hz, 1H), 6.75 (d, J = 2.4 Hz, 1H), 6.70 (d, J = 0.6 Hz, 1H), 6.61-6.57 (m, 2H), 5.61 (d, J = 2.4 Hz, 1H), 3.15-3.12 (m, 2H), 2.83-2.76 (m, 10H), 2.50-2.47 (m, 2H). LCMS (m/z): 454.40 (M+H+).
[실시예 7] 에틸 2-(2-((4-(2-아미노에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-일)에탄설포네이트; 염산염

제조예 5-2에서 수득한 화합물(1.35 g, 2.44 mmol)을 DCM(10 mL)에 녹인 후 염산(4N 1,4-다이옥세인 용액, 1 mL)을 넣고 1 시간 동안 교반하였다. 반응액을 감압농축 시킨 후 표제 화합물(0.97 g, 77%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 527.09 (M+H+).
[실시예 8] 에틸 2-((4-(2-아미노에틸)-1
H
-이미다졸-1-일)(3,4-다이하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-카복실레이트; 염산염

제조예 6-5에서 수득한 화합물(2.85 g, 5.48 mmol)을 DCM(10 mL)에 녹인 후 염산(4N 1,4-다이옥세인 용액, 10 mL)을 넣고 1 시간 동안 교반하였다. 반응액을 감압농축 시킨 후 표제 화합물 (2.3 g, 91%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 426.37 (M+H+).
[실시예 9] 에틸 2-((3,4-다이하이드록시페닐)(4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-카복실레이트

실시예 8에서 수득한 화합물(1.8 g, 3.89 mmol), 포름알데하이드(37 wt.% 수용액, 1.45 mL, 19.5 mmol), 소듐싸이아노보로하이드라이드(611 mg, 9.73 mmol), 그리고 아세트산(0.45 mL, 7.78 mmol)을 MeOH (10 mL)에 순차적으로 적가 후 2시간 동안 교반 하였다. 용매를 감압 농축하고 물로 씻어준 뒤 클로로폼 : EtOH = 10 : 1(5 x 5 mL)로 추출하고 무수 황산 나트륨으로 탈수, 여과 및 감압 농축하여 표제 화합물(1.71 g, 98%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 454.41 (M+H+).
[실시예 10] 2-((3,4-다이하이드록시페닐)(4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-카복실산; 나트륨염

실시예 9에서 수득한 화합물(300 mg, 0.66 mmol)을 물(1 mL)와 THF(1 mL) 그리고 MeOH(1 mL)에 녹인 후 수산화나트륨(132 mg, 3.30 mmol)을 넣고 5 시간 동안 교반하였다. 반응 혼합물에 1 N 염산 수용액을 서서히 적가하여 pH 8을 맞추어준 후 n-부탄올(3 x 5 mL)로 추출하였다. 추출물은 고성능액체크로마토그래피(물/MeOH, 100/0 → 55/45 → 20/80)를 시행하여 표제 화합물 31 mg 을 흰색의 고체로 수득하였다.
1H-NMR (600 MHz, MeOD) δ 7.59 (s, 1H), 7.45 (d, J = 7.8 Hz, 1H), 7.28 (s, 1H), 7.04-7.01 (m, 2H), 6.91 (d, J = 7.8 Hz, 1H), 6.85 (s, 1H), 6.81 (d, J = 8.0 Hz, 1H), 6.72 (d, J = 8.0 Hz, 1H), 5.63 (d, J = 2.0 Hz, 1H), 2.91-2.84 (m, 2H), 2.78-2.73 (m, 2H), 2.67 (s, 6H). LCMS (m/z): 426.43 (M+H+).
[실시예 11] 메틸 2-(2-((4-(2-아미노에틸)-1
H
-이미다졸-1-일)(4-하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-일)아세테이트; 염산염

제조예 7-6에서 수득한 화합물(605 mg, 1.18 mmol)을 DCM(5 mL)에 녹인 후 염산(4 M 1,4-다이옥세인 용액, 5 mL)을 넣고 1 시간 동안 교반하였다. 반응액을 감압농축 시킨 후 표제 화합물(528 mg, 99%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 410.44 (M+H+).
[실시예 12] 메틸 2-(2-((4-(2-(다이메톡시아미노)에틸)-1
H
-이미다졸-1-일)(4-하이드록시페닐)메틸)벤조[1,3]다이옥솔-5-일)아세테이트

실시예 11에서 수득한 화합물(528 mg, 1.18 mmol), 포름알데하이드(37 wt.% 수용액, 443 μL, 5.94 mmol), 소듐싸이아노보로하이드라이드(187 mg, 2.97 mmol), 그리고 아세트산(136 μL, 2.37 mmol)을 MeOH (3 mL)에 순차적으로 적가 후 2 시간 동안 교반 하였다. 용매를 감압 농축하고 물로 씻어준 뒤 클로로폼 : EtOH = 10 : 1(5 x 3 mL)로 추출하고 무수 황산 나트륨으로 탈수, 여과 및 감압 농축하여 표제 화합물(518 mg, 99%)을 흰색의 고체로 수득하였다.
LCMS (m/z): 438.53 (M+H+).
[실시예 13] 2-(2-((4-(2-(다이메틸아미노)에틸)-1
H
-이미다졸-1-일)(4-하이드록시페닐)메틸)벤조 [1,3]다이옥솔-5-일)아세트산; 나트륨염

실시예 12에서 수득한 화합물(380 mg, 0.86 mmol)을 물(1 mL)와 THF(1 mL) 그리고 MeOH(1 mL)에 녹인 후 수산화나트륨(174 mg, 4.34 mmol)을 넣고 5 시간 동안 교반하였다. 반응 혼합물에 1 N 염산 수용액을 서서히 적가하여 pH 8을 맞추어준 후 n-부탄올(3 x 5 mL)로 추출하였다. 추출물은 고성능액체크로마토그래피(물/MeOH, 100/0 → 55/45 → 20/80)를 시행하여 표제 화합물 13-1(40 mg), 13-2(46 mg)을 흰색의 고체로 수득하였다.
표제 화합물 13-1
1H-NMR (600 MHz, MeOD) δ 7.81 (s, 1H), 7.27-7.24 (m, 2H), 6.83-6.75 (m, 5H), 6.69-6.63 (m, 2H), 5.69-5.64 (m, 1H), 3.60-3.57 (m, 1H), 3.53-3.50 (m, 1H), 3.38-3.35 (m, 2H), 3.10-2.95 (m, 4H), 2.70 (s, 6H), 424.41 (M+H+).
표제 화합물 13-2
1H-NMR (600 MHz, MeOD) δ 7.65 (s, 1H), 7.45-7.41 (m, 2H), 7.03 (s, 1H), 6.86-6.73 (m, 4H), 6.67-6.52 (m, 2H), 5.67-5.64 (m, 1H), 2.99-2.93 (m, 2H), 2.77-2.73 (m, 2H), 2.70 (s, 6H). LCMS (m/z): 424.52 (M+H+).
[실시예 14] 2-(2-((3,4-다이하이드록시페닐)(4-(2-(다이메틸아미노)에틸)-1
H
)-이미다졸-1-일)메틸)벤조[1,3]다이옥솔-5-일)에틸 설페이트; 나트륨염

제조예 8-2에서 얻은 화합물(70 mg, 0.11 mmol)을 DCM(3 mL)에 녹인 후 DIPEA(56 L, 0.32 mmol)와 피리딘 설퍼 트리옥사이드 콤플랙스(20 mg, 0.13 mmol)을 차례로 상온에서 넣어준 후 24 h 교반하였다. 반응물을 감압농축한 후 THF(3 mL)와 증류수(0.75 mL)에 녹이고 소듐 플루오라이드(22 mg, 0.52 mmol)을 넣어준 후 상온에서 24 시간 동안 교반하였다. 반응물을 감압농축한 후 고성능액체크로마토그래피(물/MeOH, 100/0 → 55/45 → 20/80)를 시행하여 표제 화합물 3 mg 을 회색의 고체로 수득하였다.
1H-NMR (600 MHz, MeOD) δ 7.42 (s, 1H), 7.20-7.00 (m, 4H), 7.00-6.90 (m, 2H), 6.25 (br s, 1H), 5.89 (br s, 1H), 4.84-4.70 (m, 2H), 3.16-3.34 (m, 4H), 3.06-2.96 (m, 2H), 2.93 (s, 6H). LCMS (m/z): 426.5 (M-SO3+H+).
[실험예 1] 이미다졸계 알칼로이드 유도체의 항산화 활성 측정: DPPH (2,2-diphenyl-1-picrylhydrazyl)법
1)
원리
항산화 물질이 자유 유리기(free radical)와 반응하여 자유 유리기의 독성을 감소시키는 방법을 이용한 것으로 DPPH의 보라색이 시료에 의하여 환원되어 안정화되면 탈색되어 노란색으로 변하는 것을 517-520 nm에서 흡광도를 측정한다.
2)
시약(reagents) 및 재료(materials)
발색시약으로 에탄올(ethanol)에 녹인 디피피에이치 (DPPH; 2,2-diphenyl-1-picrylhydrazyl)를 사용하였고 대조군으로는 아스코르브산(ascorbic acid)을 사용하였으며, 모두 시그마(Sigma)사에서 구입하여 사용하였다. 흡광도 측정을 위하여 몰레큘라 디바이스(Molecular Device)사의 마이크로플레이트 리더를 사용하였다. 그 외의 시약은 모두 시약등급의 것을 사용하였다.
3)
실험방법
시료 100 μL와 에탄올에 녹인 디피피에이치 100 μL를 최종농도가 200 μM이 되게 하여 혼합하고 실온에서 20 ~ 30분간 방치하여 반응시킨 다음 마이크로플레이트 리더를 이용하여 520 nm에서 흡광도를 측정하였다. 음성대조군으로는 시료와 디피피에이치 대신에 에탄올을, 양성대조군으로는 시료 대신 에탄올을 첨가하였다.
4)
실험결과 분석
실험결과는 시료첨가군 또는 양성대조군에서 음성대조군의 흡광도를 제외한 값을 양성대조군의 비로 하여 하기 식에 의하여 억제효과를 확인하였다 (표 1).

[표 1] 이미다졸계 알칼로이드 유도체의 항산화 활성(IC50)
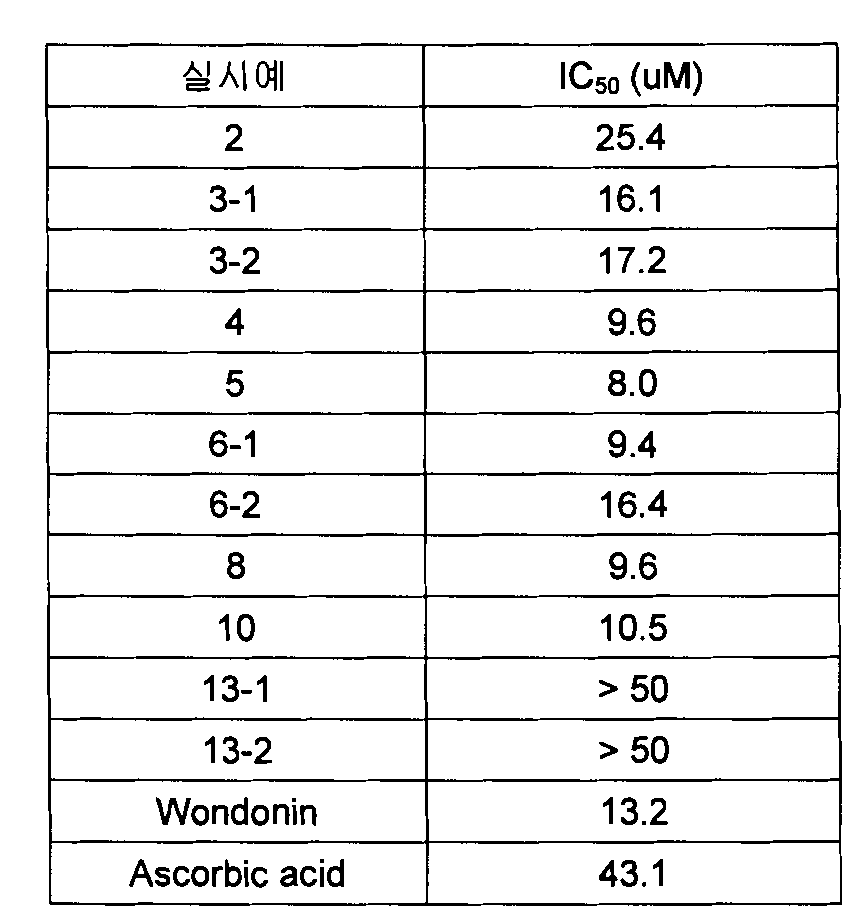
항산화 활성(IC50)을 측정한 결과, 상기 표 1에서도 볼 수 있듯이 실시예들의 화합물들은 아스코르브산에 비해 매우 뛰어난 활성을 보여 주고 있으며, 특히, 실시예 4, 5, 6-1, 8, 10의 화합물들은 천연물질인 완도닌과 비교하였을 때에 완도닌 이상의 항산화 활성을 보여 주었다.
[실험예 2] 본 발명에 따른 완도닌 유도체의 저산소증(hypoxia)에서 HIF-1 발현 저해 측정
1)
시약(reagents) 및 재료(materials)
사람 배아 유래 상피세포(HUVEC; human umbilical vein endothelial cell), 사람 피부 유래 케라티노사이트(HaCaT), 사람 유래 망막상피세포(ARPE-19; human retinal pigment epithelial cell), 및 사람 유래 망막아종암세포(Y79; human retinoblastoma cell)를 인큐베이터(incubator)에서 배양하였으며, 웨스턴 블랏을 위하여 일차 항체 HIF-1와 HIF-2는 에이비켐(Abcam)에서, 항체 GAPDH는 셀시크널링 바이오테크놀로지(Cell Signaling Biotechnology)에서, 그리고 2차 항체는 인비트로젠(Invitrogen)에서 구입하였다. 엑스레이(X-ray) 필름은 아그파 (AGFA)에서, 그리고 발색시약은 인트론 바이오테크놀로지(iNtRON Biotechnology)에서 구입하였으며, 그 외의 시약은 모두 시약등급의 것을 사용하였다.
2)
실험방법
사람 배아 유래 상피세포(HUVEC), 사람 피부 유래 케라티노사이트 (HaCaT), 사람 유래 망막상피세포 (ARPE-19), 및 사람 유래 망막아종암세포 (Y79)를 세포배양용 디쉬(culture dish)에 각각 분주하고 37℃이 유지되는 인큐베이터(incubator)에서 밤새 배양하였다. 그리고, 실시예 6-2 화합물을 최종 농도 20 μM이 되도록 처리하였다. 음성대조군에는 디메틸설폭사이드(DMSO; dimethyl sulfoxide)를, 양성대조군에는 20 μM의 실시예 6-2 화합물과 단백질 분해제 억제제인 엠지-132(MG-132) 10 μM을 함께 처리하고 세포를 1% 산소가 공급되는 저산소 챔버(hypoxia chamber)에서 6 시간 배양하였다. 세포를 모으고 세포막을 깨트려 단백질을 추출한 다음 에스디에스 폴리아크릴아미드 겔(SDS polyacrylamide gel)에서 전기영동하여 단백질을 분리하고 1차 항체인 HIF-1, HIF-2와 GAPDH를 저온에서 각각 2시간, 그리고 이차 항체와 2시간 반응시킨 다음 암실에서 발색시약과 반응시킨 다음 엑스레이 필름에 노출시켜 단백질의 발현 정도를 측정한다.
3)
실험결과 분석
단백질의 발현 정도를 발색시약과 반응하여 나타나는 형광의 강도를 엑스레이 필름에 감광시킴으로써 나타나는 정도를 확인하였다(도 1). 사람 배아 유래 상피세포(HUVEC), 사람 피부 유래 케라티노사이트(HaCaT), 사람 유래 망막상피세포(ARPE-19), 및 사람 유래 망막아종암세포(Y79)에서 HIF-1의 발현은 정상적으로 산소가 공급되었을 때에는 모두 발현이 아주 약하였지만 낮은 산소상태에서는 발현이 증가하였다. 그러나, 저산소 상태에서 발현이 증가하였던 HIF-1의 발현은 실시예 6-2 화합물의 처리에 의하여 농도의존적으로 억제되었다. HIF-1는 저산소 상태에서 발현이 증가하지만 단백질 분해제 (protease)에 의하여 분해되는데 실시예 6-2 화합물과 단백질 분해제 억제제인 MG-132를 동시에 처리하였을 때에는 HIF-1의 발현에 대하여 억제작용을 하지 못하였다. HIF-2의 발현은 산소 농도에 관계없이 두 세포에서 모두 항상 일정하게 발현되었으며, 실시예 6-2 화합물은 HIF-2의 발현에 별다른 영향이 없었다. 따라서 HIF-1의 발현에 대한 실시예 6-2 화합물의 작용은 단백질 분해제에 대하여 작용, HIF-1 단백질 합성 억제, 또는 두 가지의 작용을 모두 하는 것으로 추측할 수 있다.
[실험예 3] 저산소 상태(hypoxia)에서 HIF-1 발현 억제에 대한 본 발명에 따른 완도닌 유도체와 완도닌 (wondonin)의 작용 비교
1)
시약(reagents) 및 재료(materials)
사람 배아 유래 상피세포(HUVEC; human umbilical vein endothelial cell)와 사람 유래 망막상피세포(ARPE-19; human retinal pigment epithelial cell)를 각각 인큐베이터(incubator)에서 배양하였으며, 웨스턴 블랏을 위하여 일차 항체 HIF-1와 HIF-2는 에이비켐(Abcam)에서, 항체 GAPDH는 셀시크널링 바이오테크놀로지(Cell Signaling Biotechnology)에서, 2차 항체는 인비트로젠 (Invitrogen)에서 구입하였다. 엑스레이(X-ray) 필름은 아그파(AGFA)에서, 발색시약은 인트론 바이오테크놀로지(iNtRON Biotechnology)에서 구입하였으며, 그 외의 시약은 모두 시약등급의 것을 사용하였다.
2)
실험방법
사람 배아 유래 상피세포(HUVEC)와 사람 유래 망막상피세포(ARPE-19)를 각각 세포배양용 디쉬(culture dish)에 분주하고 37℃이 유지되는 인큐베이터(incubator)에서 밤새 배양하였다. 그리고 실시예 6-2의 화합물과 완도닌(wondonin)을 농도별로 처리하였다. 음성대조군에는 디메틸설폭사이드 (DMSO; dimethyl sulfoxide)를 처리하였으며, 세포를 1% 산소가 공급되는 저산소 챔버(hypoxia chamber)에서 6 시간 배양하였다. 세포를 모으고 세포막을 깨트려 단백질을 추출한 다음 에스디에스 폴리아크릴아미드 겔(SDS polyacrylamide gel)에서 전기영동하여 단백질을 분리하고 1차 항체인 HIF-1, HIF-2와 GAPDH를 저온에서 각각 2시간, 이차 항체와 2시간 반응시킨 다음 암실에서 발색시약과 반응시킨 다음 엑스레이 필름에 노출시켜 단백질의 발현 정도를 측정하였다.
3)
실험결과 분석
단백질의 발현 정도를 발색시약과 반응하여 나타나는 형광의 강도를 엑스레이 필름에 감광시킴으로써 나타나는 정도를 확인하였다(도 2). 저산소 상태에서 발현이 증가되는 단백질인 HIF-1은 사람 배아 유래 상피세포(HUVEC)와 사람 유래 망막상피세포(ARPE-19)에서 정상적으로 산소가 공급되는 조건과 비교하여 모두 발현이 현저하게 증가되었다. 저산소 상태에서 HIF-1의 발현에 대한 실시예 6-2의 화합물과 완도닌(wondonin)의 작용을 확인하였을 때 두 화합물 모두 농도의존적으로 억제하였다. 그러나, HIF-1의 발현 억제작용에 대하여 비교하였을 때 실시예 6-2의 화합물은 10 μM과 20 μM에서 우수한 억제작용을 보였지만 완도닌(wondonin)은 50 μM에서 약 50% 정도의 억제작용을 보였다. 반면에, 두 화합물 모두 HIF-2의 발현에는 별다른 영향을 주지 않았다. 따라서, 실시예 6-2의 화합물과 완도닌(wondonin)의 HIF-1의 발현에 대한 억제 실험을 통하여 실시예 6-2 화합물이 완도닌에 비해 상대적으로 뛰어난 활성을 보여 주었다.
[실험예 4] 본 발명에 따른 완도닌 유도체의 저산소증(hypoxia)에서 혈관신생 억제 측정
1)
시약(reagents) 및 재료(materials)
사람 배아 유래 상피세포(HUVEC; human umbilical vein endothelial cell)를 인큐베이터(incubator)에서 배양하였으며, 실시간 유전자 증폭반응 (Real Time PCR; real time polymerase chain reaction)을 위하여 프라이머 (primer)는 퀴아젠(Qiagen)에서, 사이버그린(SyBr Green) 혼합물은 카파 바이오시스템(Kapa Biosystems)에서 구입하였다. 실시간 유전자 증폭 반응은 코벳 리서치(Corbett Research)사의 기기를 이용하였다.
2)
실험방법
사람 배아 유래 상피세포(HUVEC)를 세포배양용 디쉬(culture dish)에 분주하고 37℃이 유지되는 인큐베이트(incubator)에서 밤새 배양하였다. 그리고 실시예 6-2 화합물을 최종 농도 20 μM이 되도록 처리하였다. 음성대조군에는 디메틸설폭사이드(DMSO; dimethyl sulfoxide)를, 양성대조군에는 20 μM의 실시예 6-2 화합물과 단백질 분해제 억제제인 엠지-132(MG-132) 10 μM을 함께 처리하고 세포를 1% 산소가 공급되는 저산소 챔버(hypoxia chamber)에서 6시간 배양하였다. 세포를 모으고 총 알엔에이 (total RNA)를 추출한 다음 역전사 유전자 증폭반응(RT-PCR; reverse transcription polymerase chain reaction)을 시행하여 상보적 DNA(cDNA; complementary DNA)를 합성하였다. 증류수로 100배 희석한 상보적 DNA 9μL, 프라이머(primer) 1 μL와 사이버그린(SyBr Green) 혼합물 10 μL를 혼합하고 실시간 유전자 증폭반응을 실시하였다.
3)
실험결과 분석
유전자의 발현 정도를 글리세르알데히드 삼인산 탈수효소 (glyceraldehyde 3-phosphate dehydrogenase)와 비교하여 확인하였다(도 3). 일반적으로 저산소 상태에서 HIF-1의 발현이 증가하면 염증 및 혈관신생과 관련된 매개물질의 유전자 발현이 증가하여 염증 질환과 새로운 혈관생성이 증가되며, 이들은 서로 상호보완적인 관계를 유지하여 각각의 유전자 발현을 증가시켜 질환을 가속화시키는 역할을 하게 된다. 따라서 웨스턴블랏 (Western blot)으로 저산소 상태에서 실시예 6-2 화합물의 HIF-1 발현 억제작용 확인과 더불어 실시간 유전자 증폭반응으로 혈관신생과 관련된 매개물질의 발현을 확인하였을 때 실시예 6-2 화합물은 대표적인 혈관신생 매개물질로 알려진 혈관내피 성장인자(VEGF; vascular endothelial growth factor)와 메트릭스 단백질 가수분해효소(MMP; matrix metalloproteinase)인 MMP-1과 MMP-9의 발현을 현저하게 억제하였다. 그 외에도 MMP-2, MMP-3, CD31, pro-collagenase와 안지오텐신-2 (Ang-2; angiotensin-2)의 발현을 억제하였다.
상기 실험예 1 내지 4에서 볼 수 있듯이, 본 발명에 따른 완도닌 유도체는 우수한 항산화 작용이 있음을 확인할 수 있다. 또한, 완도닌 유도체 중의 하나인 실시예 6-2의 화합물은 완도닌(wondonin)과 비교하여 저산소증(hypoxia)을 유발한 세포에서 HIF-1의 발현 억제작용이 현저히 우수하며, HIF-1의 발현을 억제하여 혈관신생 및 염증 반응과 관련된 매개물질의 발현을 억제하여 혈관신생과 염증반응 억제작용이 있음을 확인할 수 있다. 따라서, 본 발명에 따른 완도닌 유도체의 약리작용을 이용하여 혈관신생 및 염증과 관련된 질환 치료제로서의 가능성을 확인하였다.
본 발명이 속한 분야에서 통상의 지식을 가진 자라면 상기 내용을 바탕으로 본 발명의 범주 내에서 다양한 응용 및 변형을 행하는 것이 가능할 것이다.
이상에서 설명한 바와 같이, 본 발명에 따른 이미다졸계 알칼로이드 유도체는, 항산화 효능을 가지면서도 HIF-1의 활성을 저해하여 혈관 신생 억제에 탁월한 효과를 발휘하므로, 혈관 신생 억제와 관련된 질병을 치료하는데 유용하게 사용할 수 있다.
Claims (9)
- 하기 화학식 1로 표시되는 화합물, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭:
 상기 화학식 1에서L 및 M은 각각 독립적으로 -H, -OH, 또는 -OR이고, 여기서, R은 C1-4 알킬이며;m은 0 내지 4의 정수이고;R1은 -H, -OH, -OR3, -NR3R4, -NR3(C(O)R4), -NR3(SO2R4), -NR3(CO2R4), -NR3(C(O)NR3R4), -CN, -CO2R3 또는 -C(O)NR3R4이고, 여기서, R3 및 R4는 각각 독립적으로 -H 또는 C1-6 알킬이며;X 및 Y는 각각 독립적으로 탄소 또는 질소 원소이고;R2는 -H, -F, -Cl, -Br, -OH, -OR5, -OSO3R5, -CF3, -OCF3, -C(O)Me, -CN, -CO2R5, -C(O)NR5R6, -SO3R5, -SO2NR5R6, -(CH=CH)CO2R5, -(CH=CH)C(O)NR5R6, -(CH=CH)SO3R5, -(CH=CH)CH2OH, -R5, -R5OR6, -R5OSO3R6, -R5CO2R6, -R5C(O)NR6R7, -R5SO3R6, 또는 -R5SO2NR6R7이며, 여기서, R5, R6 및 R7은 각각 독립적으로 -H 또는 C1-6 알킬 또는 C2-6 알킬렌이고,단, X가 질소 원소이고 Y가 탄소 원소일 때, R2는 -R5OSO3R6 (여기서, R5는 C2-6 알킬렌이고, R6는 수소임)가 아니다.
- 제 1 항에 있어서,상기 L 및 M은 각각 독립적으로 -H 또는 -OH이고;m은 0 내지 2의 정수이며;R1은 -H, -OH, -OR3, -NR3R4, -NR3(C(O)R4), -NR3(SO2R4), -NR3(CO2R4), -NR3(C(O)NR3R4), -CN, -CO2R3 또는 -C(O)NR3R4, 여기서, R3 및 R4는 각각 독립적으로 -H 또는 C1-4 알킬이며;X 및 Y는 각각 독립적으로 탄소 또는 질소 원소이고;R2는 -H, -F, -Cl, -Br, -OH, -OR5, -OSO3R5, -CF3, -OCF3, -C(O)Me, -CN, -CO2R5, -C(O)NR5R6, -SO3R5, -SO2NR5R6, -(CH=CH)CO2R5, -(CH=CH)C(O)NR5R6, -(CH=CH)SO3R5, -(CH=CH)CH2OH, -R5, -R5OR6, -R5OSO3R6, -R5CO2R6, -R5C(O)NR6R7, -R5SO3R6, 또는 -R5SO2NR6R7, 여기서, R5, R6, 및 R7은 각각 독립적으로 -H 또는 C1-4 알킬 또는 C2-6 알킬렌이고,단, X가 질소 원소이고 Y가 탄소 원소일 때, R2는 -R5OSO3R6 (여기서, R5는 C2-6 알킬렌이고, R6는 수소임)가 아닌 것을 특징으로 하는 화합물, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭.
- 제 1 항에 있어서,상기 L 및 M은 각각 독립적으로 -H 또는 -OH이고;m은 정수 2이고,R1은 -H, -OR3, -NR3R4, -NR3(C(O)R4), -NR3(SO2R4), -NR3(CO2R4), -NR3(C(O)NR3R4), -CN, -CO2R3 또는 -C(O)NR3R4, 여기서, R3 및 R4는 각각 독립적으로 -H 또는 C1-4 알킬이며;X는 질소 원소이고;Y는 탄소 원소이며;R2는 -H, -F, -Cl, -Br, -CF3, -CN, -CO2R5, -C(O)NR5R6, -SO3R5, -SO2NR5R6, -(CH=CH)CO2R5, -(CH=CH)C(O)NR5R6, -(CH=CH)SO3R5, -(CH=CH)CH2OH, -R5, -R5OR6, -R5OSO3R6, -R5CO2R6, -R5C(O)NR6R7, -R5SO3R6 또는 -R5SO2NR6R7, 여기서, R5, R6 및 R7은 각각 독립적으로 -H 또는 C1-4 알킬인 것을 특징으로 하는 화합물, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭.
- 제 1 항에 있어서, 상기 화합물은 하기 화합물들 중에서 선택되는 것을 특징으로 하는 화합물, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭:


- 제 1항에 따른 화학식 1의 화합물을 제조하는 방법으로서,1) 하기 화학식 2의 화합물과 하기 화학식 3의 화합물을 강염기 중에서 반응시켜 하기 화학식 4의 화합물을 제조하는 단계;2) 하기 화학식 4의 화합물의 환원 후, 알코올의 할로겐화 반응을 통하여 하기 화학식 5의 화합물을 제조하는 단계;3) 하기 화학식 5의 화합물을 하기 화학식 6의 화합물과 반응을 시켜 상기 화학식 1의 화합물을 제조하는 단계;를 포함하는 것을 특징으로 하는 제조 방법:


 상기 식에서, L, M, m, X, Y, R1 및 R2는 화학식 1에서 정의한 바와 동일하고;Z는 할로겐 원소이다.
- 제 5 항에 있어서, 상기 강염기는 NaH, 포태슘 t-부톡사이드, 및 소듐헥사메틸다이실릴아마이드로 이루어진 군에서 선택되는 하나인 것을 특징으로 하는 제조 방법.
- (a) 약리학적 유효량의 제 1항에 따른 화학식 1의 화합물, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭, 및 (b) 약제학적으로 허용되는 담체, 희석제, 또는 부형제, 또는 이들의 조합;을 포함하는 것으로 구성된 혈관 신생 억제 및 항산화 조성물.
- 제 1 항에 따른 화학식 1의 화합물, 그것의 약제학적으로 허용되는 염, 수화물, 용매화물, 이성질체 또는 프로드럭을 유효량으로 사용하여, 혈관 신생 관련 질병을 치료하거나 예방하는 방법.
- 제 8 항에 있어서, 상기 혈관 신생 관련 질병은 암, 당뇨, 노인성 망막변증, 허혈성심질환, 뇌허혈, 녹내장, 류마티스성 관절염, 건선, 비만, 및 동백경화로 이루어진 군에서 선택되는 하나 이상인 것을 특징으로 하는 방법.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| KR1020110041031A KR20120122705A (ko) | 2011-04-29 | 2011-04-29 | 혈관 신생 억제 및 항산화 효과를 가지는 이미다졸계 알칼로이드 유도체 및 이의 제조방법 |
| KR10-2011-0041031 | 2011-04-29 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| WO2012148140A2 true WO2012148140A2 (ko) | 2012-11-01 |
| WO2012148140A3 WO2012148140A3 (ko) | 2013-01-03 |
Family
ID=47072878
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| PCT/KR2012/003103 Ceased WO2012148140A2 (ko) | 2011-04-29 | 2012-04-23 | 혈관 신생 억제 및 항산화 효과를 가지는 이미다졸계 알칼로이드 유도체 및 이의 제조방법 |
Country Status (2)
| Country | Link |
|---|---|
| KR (1) | KR20120122705A (ko) |
| WO (1) | WO2012148140A2 (ko) |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN108623524A (zh) * | 2018-04-17 | 2018-10-09 | 安徽农业大学 | 咪唑二聚体生物碱及其制备方法和应用 |
| US11572360B2 (en) | 2018-08-16 | 2023-02-07 | Innate Tumor Immunity, Inc. | Substituted 4-amino-1H-imidazo[4,5-c]quinoline compounds and improved methods for their preparation |
Families Citing this family (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US11168081B2 (en) | 2017-07-25 | 2021-11-09 | Seoul National University R&Db Foundation | Alkaloid derivative having angiogenesis inhibitory effect, and pharmaceutical composition containing same |
| KR102823891B1 (ko) | 2020-01-14 | 2025-06-20 | 서울대학교산학협력단 | 혈관생성 저해 효과를 가지는 n-페닐벤조티아졸-2-아민 화합물 및 그를 포함하는 약제학적 조성물 |
Family Cites Families (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR100404580B1 (ko) * | 2000-04-20 | 2003-11-05 | 한국해양연구원 | 원도닌 a 및 그의 제조방법 |
-
2011
- 2011-04-29 KR KR1020110041031A patent/KR20120122705A/ko not_active Withdrawn
-
2012
- 2012-04-23 WO PCT/KR2012/003103 patent/WO2012148140A2/ko not_active Ceased
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN108623524A (zh) * | 2018-04-17 | 2018-10-09 | 安徽农业大学 | 咪唑二聚体生物碱及其制备方法和应用 |
| CN108623524B (zh) * | 2018-04-17 | 2021-02-26 | 安徽农业大学 | 咪唑二聚体生物碱及其制备方法和应用 |
| US11572360B2 (en) | 2018-08-16 | 2023-02-07 | Innate Tumor Immunity, Inc. | Substituted 4-amino-1H-imidazo[4,5-c]quinoline compounds and improved methods for their preparation |
| US11827597B2 (en) | 2018-08-16 | 2023-11-28 | Innate Tumor Immunity, Inc. | Substituted 4-amino-1H-imidazo[4,5-c]quinoline compounds and improved methods for their preparation |
Also Published As
| Publication number | Publication date |
|---|---|
| KR20120122705A (ko) | 2012-11-07 |
| WO2012148140A3 (ko) | 2013-01-03 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| WO2011043568A2 (en) | Novel compounds effective as xanthine oxidase inhibitors, method for preparing the same, and pharmaceutical composition containing the same | |
| WO2016064082A2 (ko) | 신규한 아미노알킬벤조티아제핀 유도체 및 이의 용도 | |
| WO2021256861A1 (ko) | 신규한 산 분비 억제제 및 이의 용도 | |
| AU2019310508A1 (en) | 1,3,4-oxadiazole derivative compounds as histone deacetylase 6 inhibitor, and pharmaceutical composition comprising the same | |
| WO2021172887A1 (en) | 1,3,4-oxadiazole derivative compounds as histone deacetylase 6 inhibitor, and the pharmaceutical composition comprising the same | |
| WO2018151562A2 (ko) | Jnk 저해 활성을 갖는 신규한 벤즈이미다졸 유도체 및 이의 용도 | |
| WO2013043002A1 (en) | Imide-containing benzothiazole derivative or its salt and pharmaceutical composition comprising the same | |
| WO2013105753A1 (en) | Substituted piperidine derivatives and methods for preparing the same | |
| WO2016093554A2 (ko) | 신규한 4-(아릴)-n-(2-알콕시티에노[3,2-b]피라진-3-일)-피페라진-1-카복스아미드 유도체 및 이의 항증식 효과 | |
| WO2013165140A1 (ko) | 산화질소 생성 억제 효과와 nrf2 활성 효과를 통해 뇌신경 질환 예방 및 치료용으로 사용 가능한 활성화된 비닐기를 포함하는 벤질 유도체 화합물 및 이의 약학조성물 | |
| WO2023013996A1 (ko) | 인돌 유도체, 이의 제조방법 및 약학적 용도 | |
| WO2017123038A1 (ko) | 피리딘올 유도체 또는 이의 약제학적 허용 가능한 염 및 이를 유효성분으로 함유하는 약학 조성물 | |
| WO2022050749A1 (ko) | 디아실글리세롤 아실트랜스퍼라제 2 억제제로서 유용한 신규 바이아릴 유도체 및 이의 용도 | |
| WO2025034034A1 (ko) | 신규한 화합물, 및 이를 포함하는 암 또는 종양의 예방 또는 치료용 약학적 조성물 | |
| EP4581026A1 (en) | Novel heterobicyclic compound for inhibiting yap-tead interaction and pharmaceutical composition comprising same | |
| WO2023080652A1 (en) | Androgen receptor degraders for the treatment of castration-resistant prostate cancer and use thereof | |
| WO2020101450A1 (ko) | 아질사르탄 유도체 화합물, 이의 중간체, 이의 제조방법 및 이를 포함하는 조성물 | |
| WO2023085894A1 (ko) | RORα의 활성자로서의 신규한 티오우레아 유도체 및 이를 포함하는 약학적 조성물 | |
| WO2024014851A1 (ko) | Hif-1 단백질 억제제로서의 신규한 퓨린 유도체 화합물 | |
| WO2023038481A1 (ko) | Stat3 저해제로서 헤테로아릴 유도체 화합물 및 이의 용도 | |
| WO2023059121A1 (ko) | 신규한 벤조퓨라닐 히드록시페닐 메타논 유도체 화합물 또는 이의 약학적으로 허용가능한 염 | |
| WO2022086110A1 (ko) | 티오벤즈이미다졸 유도체 또는 이의 약학적으로 허용가능한 염 및 이의 용도 | |
| WO2018021762A1 (ko) | 신규 화합물, 이의 제조방법 및 이를 포함하는 약학 조성물 | |
| WO2016144087A1 (ko) | N-페닐-n'-페녹시카르보닐-페닐설폰하이드라자이드 유도체 및 그를 포함하는 약제학적 조성물 | |
| WO2019022444A1 (ko) | 혈관생성 저해 효과를 가지는 알칼로이드 유도체 및 그를 포함하는 약제학적 조성물 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 121 | Ep: the epo has been informed by wipo that ep was designated in this application |
Ref document number: 12777004 Country of ref document: EP Kind code of ref document: A2 |
|
| DPE2 | Request for preliminary examination filed before expiration of 19th month from priority date (pct application filed from 20040101) | ||
| NENP | Non-entry into the national phase |
Ref country code: DE |
|
| 32PN | Ep: public notification in the ep bulletin as address of the adressee cannot be established |
Free format text: NOTING OF LOSS OF RIGHTS PURSUANT TO RULE 112(1) EPC (EPO FORM 1205A DATED 21/03/2014) |
|
| 122 | Ep: pct application non-entry in european phase |
Ref document number: 12777004 Country of ref document: EP Kind code of ref document: A2 |