WO2024200978A1 - Compositions de polythiols et leur procede de preparation a partir de terpenes ou de derives terpeniques - Google Patents

Compositions de polythiols et leur procede de preparation a partir de terpenes ou de derives terpeniques Download PDF

Info

Publication number
WO2024200978A1
WO2024200978A1 PCT/FR2024/050410 FR2024050410W WO2024200978A1 WO 2024200978 A1 WO2024200978 A1 WO 2024200978A1 FR 2024050410 W FR2024050410 W FR 2024050410W WO 2024200978 A1 WO2024200978 A1 WO 2024200978A1
Authority
WO
WIPO (PCT)
Prior art keywords
terpene
polythiol
farnesene
derivative
composition
Prior art date
Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
Ceased
Application number
PCT/FR2024/050410
Other languages
English (en)
Inventor
Pierre-Thomas SKOWRON
Sophie MENDES
Kévin TOURNEUR
Current Assignee (The listed assignees may be inaccurate. Google has not performed a legal analysis and makes no representation or warranty as to the accuracy of the list.)
Arkema France SA
Original Assignee
Arkema France SA
Priority date (The priority date is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the date listed.)
Filing date
Publication date
Application filed by Arkema France SA filed Critical Arkema France SA
Priority to JP2025557039A priority Critical patent/JP2026511803A/ja
Priority to CN202480021789.0A priority patent/CN120882697A/zh
Priority to KR1020257035790A priority patent/KR20250165413A/ko
Priority to EP24721719.3A priority patent/EP4688735A1/fr
Publication of WO2024200978A1 publication Critical patent/WO2024200978A1/fr
Priority to MX2025011352A priority patent/MX2025011352A/es
Anticipated expiration legal-status Critical
Ceased legal-status Critical Current

Links

Classifications

    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C319/00—Preparation of thiols, sulfides, hydropolysulfides or polysulfides
    • C07C319/02—Preparation of thiols, sulfides, hydropolysulfides or polysulfides of thiols
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C321/00—Thiols, sulfides, hydropolysulfides or polysulfides
    • C07C321/02—Thiols having mercapto groups bound to acyclic carbon atoms
    • C07C321/04—Thiols having mercapto groups bound to acyclic carbon atoms of an acyclic saturated carbon skeleton
    • C—CHEMISTRY; METALLURGY
    • C07—ORGANIC CHEMISTRY
    • C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
    • C07C327/00—Thiocarboxylic acids
    • C07C327/20—Esters of monothiocarboxylic acids
    • C07C327/22—Esters of monothiocarboxylic acids having carbon atoms of esterified thiocarboxyl groups bound to hydrogen atoms or to acyclic carbon atoms

Definitions

  • TITLE COMPOSITIONS OF POLYTHIOLS AND PROCESS FOR THEIR PREPARATION FROM TERPENES OR TERPENIC DERIVATIVES
  • the present invention relates to a process for preparing polythiol compositions using terpenes or terpene derivatives as starting reagents, as well as the polythiol compositions obtainable by this process.
  • Polythiols are molecules of great industrial interest. For example, they are used as crosslinking agents, particularly at low temperatures.
  • the molecules obtained can contain many unconverted double bonds, which generates stability problems and lowers the overall -SH function rate.
  • these polythioester intermediates represent a great technical difficulty for industrial implementation. They are generally very viscous or even solid compounds. They are therefore difficult to handle in order to be used in the deprotection step. They therefore generate many practical problems at the industrial level and are in reality little used.
  • these polythioesters are conventionally obtained by reacting a polyene with a thiocarboxylic acid, in particular thioacetic acid.
  • a thiocarboxylic acid in particular thioacetic acid.
  • this reaction involves the use of a large excess of thiocarboxylic acid, which must be removed before the deprotection step.
  • additional steps of evaporation of this excess of thiocarboxylic acid and/or purification of the polythioesters are necessary to carry out the following deprotection step.
  • the reagents used in this type of process are generally hydrocarbons derived from petroleum.
  • rate of -SH functions is controlled, or even maximized.
  • rate of -SH functions is meant the ratio of the mass of all the -SH functions / total mass of the composition.
  • the present invention aims to provide an improved process for preparing polythiol compositions from terpenes or terpene derivatives, the industrial implementation of which is simplified.
  • the present invention aims to provide an improved process for preparing polythiol compositions, from terpenes or terpene derivatives, by which the level of -SH functions is controlled, or even maximized.
  • the present invention also aims to provide improved polythiol compositions, in particular with a controlled, or even maximized, level of -SH functions.
  • the present invention also aims to provide polythiol compositions derived from bio-sourced and/or renewable raw materials, namely terpenes and terpene derivatives.
  • the present invention aims to provide polythiol compositions useful for the preparation of polymers, preferably thermosetting polymers.
  • the present invention meets in whole or in part the above objectives.
  • one pot process is meant in particular a process in which the synthesis intermediates (i.e. the polythioesters as according to the invention) are not isolated from the reaction medium to carry out the following deprotection step.
  • synthesis intermediates i.e. the polythioesters as according to the invention
  • one pot process has many advantages.
  • step a) makes it possible to obtain a very good conversion (in particular between 90% and 100% conversion of the terpene or terpene derivative) while avoiding using too much excess of thiocarboxylic acid.
  • a significant excess of thiocarboxylic acid is conventionally used in the processes of the prior art, which represents a loss for the process and generates a large quantity of waste to be isolated and treated.
  • such an excess is not compatible with a “one pot” process because it must be eliminated before the deprotection step.
  • the present invention makes it possible to avoid these drawbacks, which represents an economic but also environmental advantage.
  • reaction medium comprising the polythioester intermediates obtained at the end of step a) can be stirred and handled easily. It can in particular be in the form of a liquid or a suspension, slightly viscous or viscous. This avoids operability difficulties at the industrial level.
  • reaction medium comprising the polythioester intermediates is also compatible with the deprotection step (hereinafter step b)), which represents a simplification of the process.
  • steps a) and b) as according to the invention are carried out in "one pot".
  • the process is therefore significantly improved because the intermediate steps of removing excess thiocarboxylic acid and/or purifying polythioester intermediates, such as extraction, recrystallization and/or distillation, are thus avoided.
  • terpenes and their derivatives can be particularly useful as starting polyenes leading to polythiols.
  • Terpenes and derivatives address many current environmental and climate issues. They are generally bio-sourced, i.e. derived from renewable organic matter (biomass), of plant or animal origin. They also have a wide variety of structures, which allows for great versatility of uses.
  • the polythiol compositions that can be obtained by the process according to the invention are new and have a controlled, or even maximized, -SH rate. They are characterized in particular by a high mass ratio as defined below. They are particularly suitable for the preparation of materials such as thermosetting plastics, from resins.
  • the present invention makes it possible to obtain materials with superior properties. For example, polymers having a higher Tg, therefore a higher thermal resistance, and/or higher compressive strength properties and/or a larger modulus and elastic range can be obtained.
  • the present invention relates to a process for preparing a polythiol comprising the following steps: a) a terpene or a terpene derivative is reacted with a thiocarboxylic acid in the presence of oxygen (O 2 ) and at least one organic solvent, so as to obtain a reaction medium comprising a polythioester and said at least one organic solvent; and b) a step of deprotection of the polythioester obtained in step a) is carried out, so as to obtain a polythiol; in which step a) and step b) are carried out in one-pot synthesis.
  • the present invention also relates to a polythiol selected from trithiol derived from dihydrofarnesene, heptathiol derived from isosqualene and tetrathiol derived from camphorene.
  • alkyl is meant in particular a saturated, linear, branched or cyclic hydrocarbon radical, comprising from 1 to 10, preferably from 1 to 4, carbon atoms.
  • aryl is meant in particular a cyclic (monocyclic, bicyclic or tricyclic) aromatic hydrocarbon radical comprising from 6 to 10 carbon atoms, preferably a phenyl or a naphthyl, more preferably a phenyl.
  • aralkyl is meant in particular an alkyl substituted by an aryl, for example benzyl.
  • terpenes is understood to mean in particular linear, branched or cyclic hydrocarbon compounds, consisting of repeating isoprene units (C 5 H 8 )n, n being an integer between 2 and 8, preferably between 2 and 6.
  • Terpenes are often marketed in the form of compositions comprising different isomers, the proportions of which may vary (in particular depending on their method of production). Such compositions are included within the scope of the present invention and may be used directly as a starting reagent.
  • the terpenes are selected from monoterpenes, triterpenes and sesquiterpenes. More particularly, the terpenes are selected from linear or branched terpenes.
  • Some of the preferred terpenes include myrcene and farnesene.
  • Myrcene is a monoterpene. There are different isomers of myrcene, including ocimene and alloocimene. In particular, alpha-myrcene, beta-myrcene, cis-alpha-ocimene, trans-alpha-ocimene, cis-beta-ocimene, trans-beta-ocimene, 4-cis-6-cis-alloocimene, 4-cis-6-trans-alloocimene, 4-trans-6-cis-alloocimene and 4-trans-6-trans-alloocimene (see [Figure 1]).
  • beta-myrcene is used, which is the natural form (CAS No.: 123-35-3), with the following formula: [Chem 1]
  • Farnesene is a sesquiterpene. It exists in the form of two isomers: alpha-farnesene (CAS no.: 502-61-4) and beta-farnesene (CAS no.: 502-60-3) with the following formulas:
  • Beta-farnesene is preferred, and even more preferably trans-beta-farnesene (CAS No.: 18794-84-8).
  • humulene (CAS 6753-98-6), elemene, germacrene, bisabolene, cembrene, casbene, zingiberene, camphorene and their isomers
  • alpha-elemene, beta-elemene, gamma-elemene, delta-elemene germacrene A, germacrene B, germacrene C, germacrene D, germacrene E, alpha-bisabolene, beta-bisabolene and gamma-bisabolene.
  • hydrophilic derivative of a terpene is understood to mean in particular a compound of empirical formula (C 5 nH 8 n+2z), z being an integer at least equal to 1 and n being as defined above. Preferably, z is between 1 and 10, more preferably between 1 and 3. Among the hydrogenated derivatives, squalene and dihydrofarnesene are particularly preferred.
  • Squalene (CAS No.: 11 1 -02-4) has the following formula:
  • Dihydrofarnesene has the molecular formula CI 5 H 2 6 . It can exist in the form of different isomers depending on the double bond of hydrogenated farnesene and the alpha or beta isomer of farnesene chosen. Dihydro-beta-farnesene (and all its isomers) is preferred.
  • a composition comprising dihydro-farnesene and one or more other partially hydrogenated compounds chosen from: tetrahydro-farnesene (C15H28) and hexahydro-farnesene (C15H30).
  • a composition can be used as a starting reagent in the context of the present invention: the dihydro-farnesene which it contains will give the corresponding trithiol according to the process according to the invention.
  • such a composition comprises at least 70% by weight of dihydro-farnesene, more preferably at least 80% by weight of dihydro-farnesene, relative to the total weight of the composition.
  • said composition comprises at least 85% by weight of dihydro-farnesene, relative to the total weight of unreacted farnesene, all partially hydrogenated compounds from farnesene and farnesane present in the composition.
  • this type of composition it is particularly preferred to use the beta isomer of farnesene, to obtain dihydro-beta-farnesene.
  • MYRALENE 10TM (CAS no.: 1581740-29-5), a composition obtained from the partial hydrogenation of beta-farnesene and the preparation process for which is given in application WO 2016/064853.
  • MYRALENE 10TM mainly comprises dihydro-beta-farnesene. Such a composition is entirely suitable as a starting reagent according to the present invention.
  • terpenoids means compounds whose structure is derived from terpenes and optionally comprising one or more heteroatoms (in particular oxygen and/or nitrogen, preferably oxygen) and/or one or more chemical function(s).
  • heteroatoms in particular oxygen and/or nitrogen, preferably oxygen
  • terpenoids may comprise at least one function chosen from alcohol, ketone, ether, ester or aldehyde functions.
  • nH 8 n-2y may have the empirical formula (C 5 nH 8 n-2y), with n as defined above and y being an integer between 1 and 4.
  • the terpenoid is selected from the group consisting of: cosmene, beta-carotene, lycopene, farnesol, retinol, retinal, vitamin A, nerolidol, isomyrcenol and ipsdienol.
  • Oligomers of terpenes and/or hydrogenated derivatives of terpenes and/or terpenoids are examples of Oligomers of terpenes and/or hydrogenated derivatives of terpenes and/or terpenoids:
  • oligomer corresponds in particular to an assembly of 2 to 10 terpenes and/or hydrogenated derivatives of terpenes and/or terpenoids as defined above, identical or different, preferably identical.
  • dimers and/or trimers of terpenes and/or terpenoids are used. More preferably, dimers of terpenes are used.
  • Mention may in particular be made of the dimer of beta-farnesene, called isosqualene, of empirical formula C 3 oH 4 8, and of the following formula (for example as described in document US 201 1/0287988A1):
  • terpenes and terpene derivatives preferably means: terpenes, hydrogenated derivatives of terpenes, terpenoids and oligomers of terpenes and/or hydrogenated derivatives of terpenes and/or terpenoids.
  • said terpene or terpene derivative may be chosen from the group consisting of: myrcene, farnesene, humulene, elemene, germacrene, bisabolene, cosmene, cembrene, casbene, zingiberene, beta-carotene, lycopene, camphorene, squalene, isosqualene, dihydro-farnesene, farnesol, retinol, retinal, vitamin A, nerolidol, isomyrcenol and ipsdienol.
  • the terpene or terpene derivative is chosen from the group consisting of: myrcene, farnesene, squalene, isosqualene, humulene and dihydro-farnesene.
  • Such raw materials are naturally present in plants, in marine species or can be produced by fermentation, by genetically modified organisms or not and possibly using renewable carbon sources. They are also commercially available.
  • the company AMYRIS markets trans-beta-farnesene under the name BIOFENE® and the company DRT markets myrcene.
  • polythiol refers to the polythiol corresponding to the starting terpene or terpene derivative as defined above.
  • polythiol polythiols which are positional isomers of the double bonds.
  • the polythiols according to the invention may also be called (x)thiols, with x as defined above.
  • polythioester intermediate or “polythioester” is meant the polythioester corresponding to the starting terpene or terpene derivative.
  • step a) a terpene or a terpene derivative as defined above is reacted with a thiocarboxylic acid in the presence of oxygen (0 2 ) and at least one organic solvent, so as to obtain a reaction medium comprising a polythioester as defined above and said at least one organic solvent.
  • Step a) is carried out in the presence of oxygen (0 2 ), acting here as a reaction initiator.
  • Step a) can thus be carried out in the presence of air, depleted air (mixture of oxygen and nitrogen N 2 ) or a mixture of oxygen and another inert gas.
  • Oxygen can be introduced in the reaction medium by any technique. Oxygen can also be added throughout step a) or not.
  • oxygen is bubbled into the reaction medium, preferably in the form of depleted air.
  • the depleted air is passed through a frit or diffuser which is immersed in the reaction medium.
  • oxygen can be bubbled into the reaction medium and nitrogen introduced into the gas phase of the reactor (i.e. the reactor headspace).
  • the oxygen flow rate may be between 0.01 and 100 nL/h, preferably between 0.05 and 10 nL/h, more preferably between 0.05 and 5 nL/h, in particular between 0.05 and 2 nL/h (normo liters/h).
  • Step a) is notably carried out in the absence of any other reaction initiator, and more preferably in the absence of AIBN (azobisisobutyronitrile) and/or in the absence of UV radiation.
  • AIBN azobisisobutyronitrile
  • Step a) is also carried out in the presence of an organic solvent or a mixture of organic solvents.
  • a polar solvent or a mixture of polar solvents is particularly chosen.
  • the solvent(s) may be polar protic or polar aprotic.
  • Alcohols are preferred, in particular of the following general formula (IV):
  • R 4 represents an alkyl as defined above.
  • the alcohol is chosen from the group consisting of: methanol, ethanol, isopropanol, n-propanol, n-butanol, butan-2-ol, isobutanol, tert-butanol, more preferably ethanol.
  • the solvent is selected from the group consisting of: tetrahydrofuran (THF), 2-methyl-tetrahydrofuran (Me-THF), dioxane, chloroform, acetic acid, methanol, ethanol, isopropanol, n-propanol, n-butanol, butan-2-ol, isobutanol, tert-butanol, dimethoxyethane (also called glyme), diethoxyethane, dibutoxyethane or mixtures thereof, more preferably ethanol.
  • THF tetrahydrofuran
  • Me-THF 2-methyl-tetrahydrofuran
  • dioxane chloroform
  • acetic acid methanol
  • ethanol isopropanol
  • n-propanol n-butanol
  • butan-2-ol isobutanol
  • tert-butanol dimethoxyethane (also called
  • the amount of solvent used is generally chosen according to the desired viscosity of the reaction medium. Total or partial solubilization can be carried out by a person skilled in the art, depending on the desired viscosity of the reaction medium. Preferably, between 1 eq. and 50 molar eq., more preferably between 1 eq. and 20 eq. of solvent(s) are used relative to the terpene or terpene derivative.
  • the solvent can be added at the beginning of step a) in whole or in part. It can be added punctually in one go, in several times (semi-continuous) or gradually (continuous), during step a).
  • the thiocarboxylic acid is preferably of the following general formula (II):
  • Ri represents an alkyl radical, an aryl radical or an aralkyl radical as defined above.
  • Ri is selected from methyl, ethyl and benzyl.
  • Thioacetic acid in which R 1 is methyl, is particularly preferred according to the invention (hereinafter also referred to as ATA).
  • ATA Thioacetic acid
  • a polythioacetate is obtained as a polythioester intermediate.
  • the thiocarboxylic acid can be generated in situ (see document US 3,270,063, THOMPSON CHEMICAL CO, 1963: “Methods of making primary mercaptans”): the thioacetic acid can be produced from acetic anhydride and hydrogen sulfide, in the presence of a catalyst.
  • the thiocarboxylic acid and the solvent(s) are first introduced into the reactor, then the oxygen is introduced, for example by bubbling air.
  • the terpene or derivative can then be added to the reaction medium.
  • the temperature of step a) may be between 5 and 80 ° C, preferably between 5 and 50 ° C, more particularly between 5 and 25°C, for example between 5 and 10°C.
  • Step a) is generally carried out at atmospheric pressure.
  • the molar ratio of thiocarboxylic acid/double bond of the terpene or terpene derivative may be between 1 and 20, preferably between 1 and 10, for example between 1 and 5, more preferably between 1 and 3.
  • Step a) allows, from a terpene or a terpene derivative, the formation of a polythioester intermediate as defined above.
  • the reaction medium obtained at the end of step a) can thus comprise:
  • the reaction medium can thus comprise between 10% and 85% by weight of polythioester intermediate, relative to the total reaction medium.
  • the reaction medium may comprise between 15% and 90% by weight of solvent(s), relative to the total reaction medium.
  • Step b) of deprotection of the polythioester intermediate obtained in step a) makes it possible to obtain a polythiol. It can be carried out by any means known to those skilled in the art. Step a) and step b) being carried out in one-pot synthesis according to the invention, it is understood that the reaction medium comprising the polythioester obtained at the end of step a) is preserved to carry out the deprotection step b). Thus, steps a) and b) are carried out in the presence of the same solvent (or mixture of solvents). It is possible to add said solvent (or said mixture of solvents) during step b).
  • the process according to the invention does not comprise a step of separation and/or extraction and/or washing of the (organic) phase which comprises the polythioester between steps a) and b).
  • no intermediate step of purification of the polythioester is carried out.
  • no recrystallization and/or distillation step of the polythioester is carried out.
  • Deprotection b) can be carried out by conventional methods: using a base or an acid, a Dy(OTf) 3 type catalyst (cf. Liang et al., Asian J. Org. Chem. 10.1002/ajoc.201700481) or a quaternary ammonium cyanide salt type compound (cf. US 7,173,156).
  • a Dy(OTf) 3 type catalyst cf. Liang et al., Asian J. Org. Chem. 10.1002/ajoc.201700481
  • a quaternary ammonium cyanide salt type compound cf. US 7,173,156.
  • deprotection b) is a basic deprotection, preferably in the presence of an alcohol as defined above. It is generally carried out by adding an alkali hydroxide, preferably NaOH or KOH. The addition can be carried out dropwise.
  • an alkali hydroxide preferably NaOH or KOH. The addition can be carried out dropwise.
  • Deprotection step b) may also be an acid deprotection, preferably in the presence of an alcohol as defined above. It may be carried out with hydrochloric acid, methanesulfonic acid or anhydrous methanesulfonic acid. When the deprotection is acidic, it is preferred to use an alcohol as defined above as solvent.
  • the sulfonic acid is preferably an organosulfonic acid, optionally anhydrous.
  • the sulfonic acid can be of the following general formula (III): R 2 -SO 3 H (III), where R 2 represents:
  • alkyl radical preferably as defined above, optionally substituted, in whole or in part, by one or more identical or different halogen atoms, or
  • aryl radical preferably as defined above, optionally substituted by a saturated, linear or branched hydrocarbon chain, comprising from 1 to 4 carbon atoms.
  • the halogen atom may be chosen from fluorine, chlorine and bromine.
  • said alkyl may be perhalogenated, more particularly perfluorinated.
  • the sulfonic acid is an alkanesulfonic acid, optionally anhydrous (in the above formula, R 2 is an alkyl).
  • the sulfonic acids (as well as their anhydrous forms) may be chosen from: methanesulfonic acid, ethanesulfonic acid, n-propanesulfonic acid, /so-propanesulfonic acid, n-butanesulfonic acid, /so-butanesulfonic acid, sec-butanesulfonic acid, te/i-butanesulfonic acid, trifluoromethanesulfonic acid, para-toluenesulfonic acid, benzenesulfonic acid and mixtures of two or more of them in any proportions.
  • the sulfonic acid used in the context of the present invention is methanesulfonic acid (MSA) or anhydrous methanesulfonic acid (AMSA).
  • Said sulfonic acid may be supported or unsupported. Preferably, it is unsupported.
  • sulfonated resins of the styrene-divinylbenzene copolymer type for example Amberlyst® 15 resin, or National®.
  • a polythioester for example, between 3 and 60 eq., preferably between 3 and 20 eq. (molar equivalent) of alcohol are used for a polythioester.
  • Deprotection step b) can be carried out at a temperature between 10 and 100°C, preferably between 25 and 80°C, more preferably between 40 and 80°C. It is generally carried out at atmospheric pressure.
  • Steps a) and b) can be carried out in the same reactor.
  • a batch reactor can be used.
  • Subsequent conventional recovery and/or purification steps of the polythiol recovered at the end of step b) can be carried out, depending on the degree of purity sought.
  • the reaction medium when deprotection is carried out by the addition of a base, the reaction medium can then be acidified and vice versa: when deprotection is carried out by the addition of an acid, the reaction medium can be basified.
  • the resulting organic phase comprising the different thiols (notably polythiol and (x-l)thiols) can then be extracted and possibly concentrated.
  • the polythiol obtained may be in the form of a polythiol composition as mentioned below.
  • the term “(x-1)thiol” refers to a thiol corresponding to the starting terpene or terpene derivative and comprising (x-1) -SH functions.
  • step b it is also possible that the deprotection is not complete.
  • Such a composition may optionally include other by-products or impurities (e.g. monothiols).
  • composition A comprises at least 50% by weight, preferably at least 60% by weight, for example at least 70% by weight, more preferably at least 80% by weight, more preferably at least 90% by weight, for example at least 95% by weight of said polythiol, relative to the total weight of composition A.
  • said composition A comprises less than 40% by weight, preferably less than 30% by weight, more preferably less than 25% by weight of said (x-1)thiol(s), relative to the total weight of said composition A.
  • the mass ratio of composition A is between 1:1 and
  • Said mass ratio is the mass ratio: [polythiol corresponding to said terpene or terpene derivative comprising x -SH functions] / [thiol(s) corresponding to said terpene or terpene derivative comprising (x-1) -SH functions],
  • said composition A is obtained from a terpene or a terpene derivative chosen from myrcene, farnesene, squalene, isosqualene, humulene and dihydro-farnesene.
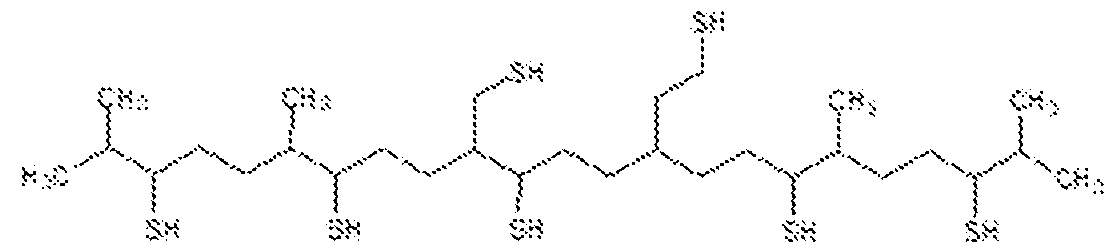
  • the present invention also relates to trithiol derived from dihydrofarnesene, heptathiol derived from isosqualene and tetrathiol derived from camphorene (i.e. trithiol corresponding to dihydrofarnesene, heptathiol corresponding to isosqualene and tetrathiol corresponding to camphorene).
  • said trithiol is the trithiol of dihydro-beta-farnesene.
  • the trithiol of dihydro-farnesene may in particular be in the form of one of its following positional isomers: [Chem 10]
  • Said trithiol of dihydro-farnesene can be obtained from a starting composition comprising at least 70% by weight of dihydro-farnesene, more preferably at least 80% by weight of dihydro-farnesene, relative to the total weight of the composition.
  • said composition comprises at least 85% by weight of dihydro-farnesene, relative to the total weight of farnesene, of all the partially hydrogenated compounds resulting from the hydrogenation of farnesene and farnesane present in said composition.
  • composition is a dihydro-beta-farnesene trithiol composition obtained from MYRALENE 10TM.
  • the heptathiol of isosqualene can notably be in the form of one of its following positional isomers: [Chem 14]
  • the present invention also relates to polythiols derived from beta-carotene, lycopene, farnesol, retinol, retinal, vitamin A, nerolidol, isomyrcenol and ipsdienol.
  • the present invention also relates to the compositions as defined above and capable of being obtained, obtained or directly obtained by the process according to the invention.
  • the polythiols as defined above which may be capable of being obtained, obtained or directly obtained by the process according to the invention.
  • MYRALENE 10TM 40g (0.19 moles) of MYRALENE 10TM are then added dropwise via a peristaltic pump for approximately 27 min. Once the addition is complete, 35.7g (0.77 moles) of EtOH are added to the reaction medium.
  • reaction medium is then cooled to 20°C, 117 g (0.64 moles) of 20% HCl (previously degassed with nitrogen) are then added dropwise via a peristaltic pump into the reaction medium.
  • the trithiol phase is withdrawn.
  • the aqueous phase is extracted three times with 16.5 g (0.19 moles) of dichloromethane.
  • a composition comprising 82.29% by weight of the trithiol of dihydro-beta-farnesene and 9.71% by weight of the dithiol of dihydro-beta-farnesene is obtained (relative to the total weight of the composition). , .. . polythiol
  • the air supply is cut off.
  • reaction medium is then cooled to 20 °C, 154.6 g (0.85 moles) of 20% HCl (previously degassed with nitrogen) are then added dropwise via a peristaltic pump into the reaction medium.
  • the trithiol phase is withdrawn.
  • the aqueous phase is extracted three times with 21.8 g (0.26 moles) of dichloromethane.
  • a composition comprising 50.56% by weight of myrcene trithiol and 23.6% by weight of myrcene dithiol is obtained (relative to the total weight of the composition).
  • the poly mass ratio ttll ° l is td e 50.56:23.6, or 2.1:1 3: Tetrathiol obtained from farnesene, process according to the invention
  • the reaction medium is kept stirring at 5°C overnight.
  • the air supply is cut off.
  • reaction medium is then degassed with nitrogen for 1 h and then cooled to approximately 10 °C and 187.2 g (2.15 moles) of a previously degassed 46% sodium hydroxide solution is added over 35 min via a dropping funnel.
  • the reaction medium is left stirring under nitrogen at 25 °C for 19 h.
  • reaction medium is then cooled to 20°C, 294.4 g (1.61 moles) of 20% HCl (previously degassed with nitrogen) are then added dropwise via a peristaltic pump into the reaction medium.
  • the trithiol phase is withdrawn.
  • the aqueous phase is extracted three times with 41.6 g (0.49 moles) of dichloromethane.
  • a composition comprising 61.24% by weight of farnesene tetrathiol and 25.77% by weight of farnesene trithiol is obtained (relative to the total weight of the composition).
  • the mass ratio of poly to 100 ° is 51.24:25.77 or 2.4:1.

Landscapes

  • Chemical & Material Sciences (AREA)
  • Organic Chemistry (AREA)
  • Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
  • Polymers With Sulfur, Phosphorus Or Metals In The Main Chain (AREA)

Abstract

La présente invention concerne un procédé de préparation d'un polythiol à partir d'un terpène ou d'un dérivé terpénique, ainsi que des compositions de polythiol et de nouveaux polythiols. Le procédé comprend les étapes suivantes : a) on fait réagir un terpène ou un dérivé terpénique avec un acide thiocarboxylique en présence d'oxygène (O2) et d'au moins un solvant organique, de façon à obtenir un milieu réactionnel comprenant un polythioester et ledit au moins un solvant; b) on effectue une étape de déprotection du polythioester obtenu à l'étape a), de façon à obtenir un polythiol; dans lequel l'étape a) et l'étape b) sont réalisées en synthèse one pot.

Description

DESCRIPTION
TITRE : COMPOSITIONS DE POLYTHIOLS ET LEUR PROCEDE DE PREPARATION A PARTIR DE TERPENES OU DE DERIVES TERPENIQUES
La présente invention concerne un procédé de préparation de compositions de polythiols utilisant des terpènes ou des dérivés terpéniques comme réactifs de départ, ainsi que les compositions de polythiols susceptibles d’être obtenues par ce procédé.
Les polythiols sont des molécules présentant un grand intérêt industriel. Ils sont par exemple utilisés comme agents de réticulation, notamment à basse température.
Il existe aujourd’hui plusieurs voies de synthèse pour obtenir des polythiols. Parmi les méthodes les plus utilisées, on peut citer la réaction entre des polyols et des mercaptoacides (décrite par exemple dans la demande US 2005153231 ). Si cette réaction est aisée et permet d’accéder à des structures de polythiols variées, les produits obtenus présentent généralement des résistances faibles à l’hydrolyse en raison de la présence importante de fonctions esters. Alternativement, l’addition directe d’hydrogène sulfuré sur des polyènes par catalyse acide ou photochimique permet l’obtention de molécules sans fonctions hydrolysables. Cette addition est notamment décrite dans la demande WO 12018757. Cependant, avec cette méthode, de grandes quantités de composés de type sulfures peuvent être co-produites et, selon les réactifs utilisés, des problèmes de conversion peuvent apparaitre. Ainsi, les molécules obtenues peuvent comporter de nombreuses doubles liaisons non converties, ce qui génère des problèmes de stabilité et abaisse le taux de fonctions -SH global. Dans le cas d’un réactif de départ de type triène par exemple, cela se traduit notamment par la présence de mono- et/ou de dithiols en quantité importante dans la composition obtenue.
Or, le contrôle et/ou la diminution de la formation de ces sous-produits tels que les mono- et/ou di-thiols est important selon les domaines applicatifs visés. En effet, leur teneur a une influence sur le degré de réticulation des matériaux ensuite préparés, en particulier des matériaux thermodurcissables produits à partir d’une résine et d’un durcisseur de type polythiol. Il a ainsi été démontré que le degré de réticulation influence les propriétés physiques et visco- élastiques des polymères tels que leur densité, leur module, leurs limites du domaine d’élasticité ou leur température de transition vitreuse (Tv, ou Tg en langue anglaise pour glass). La Tg est classiquement déterminée par la méthode DSC pour Differential Scanning Calorimetry en langue anglaise ou par analyse mécanique dynamique DM(T)A).
Ces paramètres sont directement liés au comportement des matériaux tels que la dureté, l’élasticité, la flexibilité ou encore la résistance à la déchirure. On cherche notamment à obtenir des polymères ayant une température de transition vitreuse élevée, afin d’obtenir des matériaux avec une résistance thermique plus importante (c’est-à-dire qui conservent leurs caractéristiques sur une plage de température plus large). Il existe donc un besoin pour un procédé de préparation industriel de polythiols qui permette de contrôler, voire de maximiser, la conversion des doubles liaisons C=C en fonctions -SH. Il existe également un besoin pour un procédé de préparation de polythiols qui permette de contrôler, voire de réduire, la formation des sous-produits (par exemple les mono- et/ou - dithiols dans le cas de la préparation de trithiols ou encore les sulfures).
Une solution technique consiste à passer par des intermédiaires polythioesters : les doubles liaisons C=C sont converties en fonctions de type R’-C(O)-S-R”, qui sont ensuite déprotégées pour obtenir les polythiols souhaités. Cependant, ces intermédiaires polythioesters représentent une grande difficulté technique pour une mise en œuvre industrielle. Il s’agit généralement de composés très visqueux voire solides. Ils sont ainsi difficilement manipulates pour être engagés dans l’étape de déprotection. Ils génèrent donc de nombreux problèmes pratiques au niveau industriel et sont en réalité peu utilisés.
De plus, ces polythioesters sont classiquement obtenus par réaction d’un polyène avec un acide thiocarboxylique, en particulier l’acide thioacétique. Or, cette réaction implique l’utilisation d’un grand excès d’acide thiocarboxylique, qui doit être éliminé avant l’étape de déprotection. Ainsi, des étapes supplémentaires d’évaporation de cet excès d’acide thiocarboxylique et/ou de purification des polythioesters sont nécessaires pour effectuer l’étape suivante de déprotection.
Enfin, les réactifs utilisés dans ce type de procédé sont généralement des hydrocarbures dérivés du pétrole. Au vu des enjeux actuels environnementaux et climatiques, on recherche des procédés mettant en œuvre des matières premières biosourcées et/ou renouvelables.
Il existe donc un besoin pour un procédé amélioré de préparation de polythiols, par l’intermédiaire de polythioesters.
Il existe également un besoin pour un procédé amélioré de préparation de polythiols, à partir de matières premières biosourcées et/ou renouvelables.
Il existe un besoin pour des compositions de polythiols dont le taux de fonctions -SH est contrôlé, voire maximisé. On entend par « taux de fonctions -SH », le ratio de la masse de la totalité des fonctions -SH / masse totale de la composition.
Il existe également un besoin pour des compositions de polythiols obtenues à partir de matières biosourcées et/ou renouvelables.
La présente invention a pour objectif de fournir un procédé de préparation de compositions de polythiols amélioré, à partir de terpènes ou de dérivés terpéniques, dont la mise en œuvre industrielle est simplifiée.
La présente invention a pour objectif de fournir un procédé de préparation de compositions de polythiols amélioré, à partir de terpènes ou de dérivés terpéniques, grâce auquel le taux de fonctions -SH est contrôlé, voire maximisé. La présente invention a également pour objectif de fournir des compositions de polythiols améliorées, notamment avec un taux de fonctions -SH contrôlé, voire maximisé.
La présente invention a également pour objectif de fournir des compositions de polythiols issues de matières premières biosourcées et/ou renouvelables, à savoir les terpènes et les dérivés terpéniques.
La présente invention a pour objectif de fournir des compositions de polythiols utiles à la préparation de polymères, de préférence de polymères thermodurcissables.
La présente invention répond en tout ou partie aux objectifs ci-dessus.
Les présents inventeurs ont découvert de façon surprenante qu’il est possible de mettre en œuvre un procédé « one pot » (également appelé monotope) pour la synthèse de polythiols à partir de terpènes ou de dérivés terpéniques. Par « procédé one pot », on entend notamment un procédé dans lequel les intermédiaires de synthèse (soit les polythioesters tels que selon l’invention) ne sont pas isolés du milieu réactionnel pour effectuer l’étape de déprotection suivante. Dans le cadre de la synthèse industrielle de polythiols, un tel procédé one pot présente de nombreux avantages.
En particulier, l’étape de formation des intermédiaires polythioesters selon l’invention (ci-après étape a)) permet d’obtenir une très bonne conversion (notamment entre 90% et 100% de conversion du terpène ou du dérivé terpénique) tout en évitant d’utiliser un excès trop important d’acide thiocarboxylique. En effet, un excès important d’acide thiocarboxylique est classiquement utilisé dans les procédés de l’art antérieur, ce qui représente une perte pour le procédé et génère une grande quantité de déchets à isoler et à traiter. De plus, un tel excès n’est pas compatible avec un procédé « one pot » car il faut l’éliminer avant l’étape de déprotection. La présente invention permet d’éviter ces inconvénients, ce qui représente un avantage économique mais aussi environnemental.
Un autre avantage de la présente invention est que le milieu réactionnel comprenant les intermédiaires polythioesters obtenu à l’issue de l’étape a) peut être agité et manipulé facilement. Il peut notamment se présenter sous la forme d’un liquide ou d’une suspension, légèrement visqueux ou visqueux. On évite ainsi des difficultés d’opérabilité au niveau industriel.
Le milieu réactionnel comprenant les intermédiaires polythioesters est également compatible avec l’étape de déprotection (ci-après étape b)), ce qui représente une simplification du procédé.
Ainsi, les étapes a) et b) telles que selon l’invention se réalisent en « one pot ». Le procédé est donc nettement amélioré car les étapes intermédiaires d’élimination de l’excès d’acide thiocarboxylique et/ou de purification des intermédiaires polythioesters, telles que l’extraction, la recristallisation et/ou la distillation, sont ainsi évitées. De plus, les terpènes et leurs dérivés peuvent s’avérer particulièrement utiles comme polyènes de départ menant aux polythiols. Les terpènes et dérivés répondent à de nombreuses problématiques environnementales et climatiques actuelles. Ils sont généralement biosourcés, c’est-à-dire issus de matière organique renouvelable (biomasse), d’origine végétale ou animale. Ils présentent également une grande diversité de structures, ce qui permet une grande versatilité d’utilisations.
Les compositions de polythiols susceptibles d’être obtenues par le procédé selon l’invention sont nouvelles et présentent un taux -SH contrôlé, voire maximisé. Elles se caractérisent notamment par un ratio massique tel que défini ci-après élevé. Elles sont
Figure imgf000005_0001
particulièrement adaptées à la préparation de matériaux tels que les plastiques thermodurcissables, à partir de résines. Ainsi, la présente invention permet d’obtenir des matériaux avec des propriétés supérieures. Par exemple, on peut obtenir des polymères ayant une Tg plus élevée, donc une résistance thermique supérieure, et/ou des propriétés de résistance à la compression supérieure et/ou un module et un domaine d’élasticité plus grands.
Ainsi, la présente invention concerne un procédé de préparation d’un polythiol comprenant les étapes suivantes : a) on fait réagir un terpène ou un dérivé terpénique avec un acide thiocarboxylique en présence d’oxygène (O2) et d’au moins un solvant organique, de façon à obtenir un milieu réactionnel comprenant un polythioester et ledit au moins un solvant organique ; et b) on effectue une étape de déprotection du polythioester obtenu à l’étape a), de façon à obtenir un polythiol ; dans lequel l’étape a) et l’étape b) sont réalisées en synthèse one pot (ou monotope).
La présente invention concerne une composition A de polythiol obtenue à partir d’un terpène ou d’un dérivé terpénique ayant x doubles liaisons C=C, ladite composition comprenant : le polythiol correspondant audit terpène ou audit dérivé terpénique comprenant x fonctions -SH ; et le(s) thiol(s) correspondant(s) audit terpène ou audit dérivé terpénique comprenant (x- 1 ) fonctions -SH, avec x étant un nombre entier supérieur ou égal à 3 ; et de préférence dans laquelle le ratio massique
Figure imgf000005_0002
est compris entre 1 :1 et 50 000:1 , de
Figure imgf000005_0003
préférence entre 2 :1 et 50 000 :1 .
La présente invention concerne également un polythiol choisi parmi le trithiol issu du dihydro- farnésène, l’heptathiol issu de l’isosqualène et le tétrathiol issu du camphorène. Par « alkyle », on entend notamment un radical hydrocarboné saturé, linéaire, ramifié ou cyclique, comportant de 1 à 10, de préférence de 1 à 4, atomes de carbone.
Par « aryle », on entend notamment un radical hydrocarboné cyclique (monocyclique, bicyclique ou tricyclique) aromatique comportant de 6 à 10 atomes de carbone, de préférence un phényle ou un naphtyle, plus préférentiellement un phényle.
Par « aralkyle », on entend notamment un alkyle substitué par un aryle, par exemple le benzyle.
Terpènes
On entend notamment par « terpènes » des composés hydrocarbonés linéaires, ramifiés ou cycliques, constitués d'unités isopréniques répétitives (C5H8)n, n étant un nombre entier compris entre 2 et 8, de préférence compris entre 2 et 6. En particulier, lesdits terpènes comprennent au moins trois doubles liaisons C=C. Préférentiellement, lesdits terpènes comprennent 3, 4, 5 ou 6 doubles liaisons C=C.
Les terpènes sont souvent commercialisés sous la forme de compositions comprenant différents isomères, dont les proportions peuvent varier (notamment en fonction de leur procédé d’obtention). De telles compositions sont incluses dans le cadre de la présente invention et peuvent être utilisées directement comme réactif de départ.
Les familles de terpènes sont classiquement catégorisées à partir de la valeur de n (avec le nombre d’atomes de carbone correspondant), selon le tableau ci-dessous :
[Table 1]
Figure imgf000006_0001
En particulier, les terpènes sont choisis parmi les monoterpènes, les triterpènes et les sesquiterpènes. Plus particulièrement, les terpènes sont choisis parmi les terpènes linéaires ou ramifiés.
Parmi les terpènes préférés, on peut citer le myrcène et le farnésène.
Le myrcène :
Le myrcène est un monoterpène. Il existe différents isomères du myrcène et parmi lesquels l’ocimène et l’alloocimène. En particulier, on peut citer l’alpha-myrcène, le béta- myrcène, le cis-alpha-ocimène, le trans-alpha-ocimène, le cis-béta-ocimène, le trans-béta- ocimène, le 4-cis-6-cis-alloocimène, le 4-cis-6-trans-alloocimène, le 4-trans-6-cis-alloocimène et le 4-trans-6-trans-alloocimène (cf. [Figure 1]). De préférence, on utilise le béta-myrcène qui est la forme naturelle (n° CAS : 123-35-3), de formule suivante : [Chem 1 ]
Figure imgf000007_0001
Le farnésène :
Le farnésène est un sesquiterpène. Il existe sous la forme de deux isomères : l’alpha- farnésène (n° CAS : 502-61 -4) et le béta-farnésène (n° CAS : 502-60-3) de formules suivantes :
[Chem 2]
Figure imgf000007_0002
On peut citer plus particulièrement le cis-alpha-farnésène, le trans-alpha-farnésène, le cis- béta-farnésène et le trans-béta-farnésène. Le béta-farnésène est préféré, et plus préférentiellement encore le trans-béta-farnésène (n° CAS : 18794-84-8).
Comme autres terpènes, on peut utiliser l’humulène (CAS 6753-98-6), l’élémène, le germacrène, le bisabolène, le cembrène, le casbène, le zingibérène, le camphorène et leurs isomères. En particulier, on peut citer les isomères suivants : l’alpha-élémène, le béta- élémène, le gamma-élémène, le delta-élémène, le germacrène A, le germacrène B, le germacrène C, le germacrène D, le germacrène E, l’alpha-bisabolène, le béta-bisabolène et le gamma-bisabolène.
Figure imgf000007_0003
On entend notamment par « dérivés terpéniques » des composés dont la structure dérive de celle des terpènes. Ils peuvent être issus de la transformation chimique de ces derniers ou peuvent exister naturellement. En particulier, lesdits dérivés terpéniques comprennent au moins trois doubles liaisons C=C, par exemple entre 3 et 10 doubles liaisons C=C.
On peut citer les dérivés terpéniques suivants.
Les dérivés hydrogénés des terpènes ou terpènes hydrogénés :
On entend notamment par « dérivé hydrogéné d’un terpène », un composé de formule brute (C5nH8n+2z), z étant un nombre entier au moins égal à 1 et n étant tel que défini ci-dessus. De préférence, z est compris entre 1 et 10, plus préférentiellement entre 1 et 3. Parmi les dérivés hydrogénés, sont particulièrement préférés le squalène et le dihydro- farnésène.
Le squalène (n° CAS : 11 1 -02-4) est de formule suivante :
Figure imgf000008_0001
Il a pour formule brute C3oH5o.
Le dihydro-farnésène a pour formule brute CI5H26. Il peut exister sous la forme de différents isomères en fonction de la double liaison du farnésène hydrogénée et de l’isomère alpha ou béta du farnésène choisi. On préfère le dihydro-béta-farnésène (et l’ensemble de ses isomères).
Plus particulièrement, les isomères suivants du dihydro-farnésène peuvent être utilisés selon la présente invention :
[Chem 3]
Figure imgf000008_0002
T ,
[Chem 4]
Figure imgf000008_0003
T2, et
[Chem 5]
Figure imgf000008_0004
T3.
Lorsque l’on réalise une hydrogénation partielle du farnésène (C15H24), on peut également obtenir une composition comprenant du dihydro-farnésène et un ou plusieurs autres composés partiellement hydrogéné(s) choisi(s) parmi : le tétrahydro-farnésène (C15H28) et l’hexahydro-farnésène (C15H30). Une telle composition peut être utilisée comme réactif de départ dans le cadre de la présente invention : le dihydro- farnésène qu’elle contient donnera le trithiol correspondant selon le procédé selon l’invention. De préférence, une telle composition comprend au moins 70% en poids de dihydro-farnésène, de préférence encore au moins 80% en poids de dihydro-farnésène, par rapport au poids total de la composition. De préférence encore, ladite composition comprend au moins 85% en poids de dihydro-farnésène, par rapport au total en poids du farnésène n’ayant pas réagi, de l’ensemble des composés partiellement hydrogénés issus du farnésène et du farnésane présents dans la composition. Dans ce type de composition, on préfère particulièrement utiliser l’isomère béta du farnésène, pour obtenir du dihydro-béta-farnésène.
Ainsi, on peut préférentiellement citer le MYRALENE 10™ (n° CAS : 1581740-29-5), composition obtenue à partir de l’hydrogénation partielle du béta-farnésène et dont le procédé de préparation est donné dans la demande WO 2016/064853. Le MYRALENE 10™ comprend majoritairement du dihydro-béta-farnésène. Une telle composition convient tout à fait en tant que réactif de départ selon la présente invention.
Les terpénoïdes :
On entend notamment par « terpénoïdes » des composés dont la structure dérive des terpènes et comprenant éventuellement un ou plusieurs hétéroatome(s) (en particulier l’oxygène et/ou l’azote, de préférence l’oxygène) et/ou une ou plusieurs fonction(s) chimique(s). Par exemple, les terpénoïdes peuvent comprendre au moins une fonction choisie parmi les fonctions alcool, cétone, éther, ester ou aldéhyde.
Ils peuvent en particulier être de formule brute (C5nH8n-2y), avec n tel que défini ci-dessus et y étant un nombre entier compris entre 1 et 4.
De préférence, le terpénoïde est choisi parmi le groupe constitué du : cosmène, béta-carotène, lycopène, farnésol, rétinol, rétinal, vitamine A, nérolidol, isomyrcénol et de l’ipsdiénol.
Les oligomères de terpènes et/ou de dérivés hydrogénés des terpènes et/ou de terpénoïdes :
Le terme « oligomère » correspond notamment à un assemblage de 2 à 10 terpènes et/ou de dérivés hydrogénés des terpènes et/ou de terpénoïdes tels que définis ci-dessus, identiques ou différents, de préférence identiques. De préférence, on utilise les dimères et/ou les trimères de terpènes et/ou de terpénoïdes. Plus préférentiellement, on utilise les dimères de terpènes. On peut tout particulièrement citer le dimère du béta-farnésène, appelé isosqualène, de formule brute C3oH48, et de formule suivante (par exemple tel que décrit dans le document US 201 1/0287988A1 ) :
[Chem 6]
Figure imgf000009_0001
Les isomères suivants de lïso-squalène peuvent également être utilisés selon la présente invention :
[Chem 7]
Figure imgf000010_0002
Tg. et
[Chem 9]
Figure imgf000010_0001
Te.
Ainsi, on entend préférentiellement par « terpènes et dérivés terpéniques » : les terpènes, les dérivés hydrogénés des terpènes, les terpénoïdes et les oligomères de terpènes et/ou de dérivés hydrogénés des terpènes et/ou de terpénoïdes.
Ainsi, ledit terpène ou dérivé terpénique peut être choisi parmi le groupe constitué du : myrcène, farnésène, humulène, élémène, germacrène, bisabolène, cosmène, cembrène, casbène, zingibérène, béta-carotène, lycopène, camphorène, squalène, isosqualène, dihydro- farnésène, farnésol, rétinol, rétinal, vitamine A, nérolidol, isomyrcénol et l’ipsdiénol.
Plus préférentiellement, le terpène ou le dérivé terpénique est choisi parmi le groupe constitué du : myrcène, farnésène, squalène, isosqualène, de l’humulène et du dihydro-farnésène.
De telles matières premières sont présentes naturellement dans les végétaux, dans les espèces marines ou peuvent être produites par fermentation, par des organismes génétiquement modifiés ou non et utilisant éventuellement des sources de carbone renouvelables. Elles sont également disponibles commercialement. Par exemple, la société AMYRIS commercialise le trans-béta-farnésène sous le nom BIOFENE® et la société DRT commercialise le myrcène. Polythiols
Selon l’invention, on appelle « polythiol » le polythiol correspondant au terpène ou au dérivé terpénique de départ tel que défini ci-dessus.
Par « correspondant au terpène ou au dérivé terpénique de départ », on entend que la structure du terpène ou du dérivé terpénique de départ et du polythiol obtenu sont identiques, à l’exception des doubles liaisons C=C qui ont été converties en fonctions -SH (soit -CH- C(SH)-) : pour x doubles liaisons C=C du terpène ou du dérivé terpénique de départ, on obtient x fonctions -SH. Sont également compris par le terme « polythiol », les polythiols isomères de position des doubles liaisons.
On appelle donc ci-après « x », le nombre de doubles liaisons C=C contenues dans ledit terpène ou dérivé terpénique, x étant un nombre entier, de préférence supérieur ou égal à 3. De préférence, x est compris entre 3 et 10, plus préférentiellement entre 3 et 7. On peut également appeler les polythiols selon l’invention des (x)thiols, avec x tel que défini ci-dessus.
Intermédiaires polythioesters
Par « intermédiaire polythioester » ou « polythioester », on entend le polythioester correspondant au terpène ou au dérivé terpénique de départ. Par « correspondant au terpène ou au dérivé terpénique de départ », on entend que la structure du terpène ou du dérivé terpénique de départ et du polythioester obtenu sont identiques, à l’exception des doubles liaisons C=C qui ont été converties en fonctions -CH-C(O)-S-Ri (Ri dépend de l’acide thiocarboxylique utilisé, de préférence Ri est un méthyle) : pour x doubles liaisons 0=0, on obtient x fonctions thioester, avec x tel que défini ci-dessus. Sont également compris par le terme « polythioesters », les polythioesters isomères de position des doubles liaisons du terpène ou dérivé terpénique de départ.
PROCEDE SELON L’INVENTION
Etape a)
Lors de l’étape a), on fait réagir un terpène ou un dérivé terpénique tel que défini ci-dessus avec un acide thiocarboxylique en présence d’oxygène (02) et d’au moins un solvant organique, de façon à obtenir un milieu réactionnel comprenant un polythioester tel que défini ci-dessus et ledit au moins un solvant organique.
La réaction est la suivante : R-CH=CH-R + Ri-C(O)-SH -> R-CH2-CH(S-C(O)-RI)-R
L’étape a) est réalisée en présence d’oxygène (02), agissant ici en tant qu’amorceur de la réaction. On peut ainsi réaliser l’étape a) en présence d’air, d’air appauvri (mélange d’oxygène et d’azote N2) ou d’un mélange d’oxygène et d’un autre gaz inerte. On peut introduire l’oxygène dans le milieu réactionnel par n’importe quelle technique. On peut également ajouter l’oxygène pendant toute la durée de l’étape a) ou non.
En particulier, on fait buller l’oxygène dans le milieu réactionnel, de préférence sous forme d’air appauvri. Par exemple, on fait passer l’air appauvri dans un fritté ou un diffuseur qui plonge dans le milieu réactionnel. De façon alternative, on peut faire buller l’oxygène dans le milieu réactionnel et introduire l’azote dans la phase gazeuse du réacteur (c’est-à-dire le ciel du réacteur).
Le débit d’oxygène peut être compris entre 0,01 et 100 nL/h, de préférence entre 0,05 et 10 nL/h, de préférence encore entre 0,05 et 5 nL/h, en particulier entre 0,05 et 2 nL/h (normo litres/h).
L’étape a) est notamment réalisée en l’absence de tout autre amorceur de la réaction, et plus préférentiellement en l’absence d’AIBN (azobisisobutyronitrile) et/ou en l’absence de radiation UV.
L’étape a) est également effectuée en présence d’un solvant organique ou d’un mélange de solvants organiques. On choisit tout particulièrement un solvant polaire, ou un mélange de solvants polaires. Le(s) solvant(s) peut(peuvent) être polaire(s) protique(s) ou polaire(s) aprotique(s). Parmi les solvants pouvant être utilisés, on peut citer : les alcools, les éthers (de préférence les éthers cycliques et les éthers de glycol comme par exemple les dialkyl éthers de glycol), les solvants organochlorés, les acides carboxyliques ou leurs mélanges.
On préfère les alcools, en particulier de formule générale (IV) suivante :
FL-OH (IV) dans laquelle R4 représente un alkyle tel que défini ci-dessus. De préférence, l’alcool est choisi parmi le groupe constitué du : méthanol, éthanol, isopropanol, n-propanol, n-butanol, butan-2- ol, isobutanol, tert-butanol, de préférence encore l’éthanol.
De préférence, le solvant est choisi parmi le groupe constitué : du tétrahydrofurane (THF), du 2-méthyl-tétrahydrofurane (Me-THF), du dioxane, du chloroforme, de l’acide acétique, du méthanol, de l’éthanol, de l’isopropanol, du n-propanol, du n-butanol, du butan-2-ol, de l’isobutanol, du tert-butanol, du diméthoxyéthane (également appelé glyme), du diéthoxyéthane, du dibutoxyéthane ou de leurs mélanges, plus préférentiellement l’éthanol.
La quantité de solvant utilisée est généralement choisie en fonction de la viscosité souhaitée du milieu réactionnel. Une solubilisation totale ou partielle peut être réalisée par l’homme du métier, en fonction de la viscosité du milieu réactionnel visée. Préférentiellement, on utilise entre 1 éq. et 50 éq. molaire, de préférence encore entre 1 éq. et 20 éq. de solvant(s) par rapport au terpène ou au dérivé terpénique.
Le solvant peut être ajouté dès le début de l’étape a) en totalité ou en partie. Il peut être ajouté de façon ponctuelle en une fois, en plusieurs fois (en semi-continu) ou progressivement (en continu), au cours de l’étape a). L’acide thiocarboxylique est de préférence de formule générale (II) suivante :
Ri-C(O)-SH (II) dans laquelle :
Ri représente un radical alkyle, un radical aryle ou un radical aralkyle tels que définis ci- dessus.
De préférence, Ri est choisi parmi le méthyle, l’éthyle et le benzyle.
L’acide thioacétique, pour lequel Ri est un méthyle, est tout particulièrement préféré selon l’invention (ci-après également dénommé ATA). Par exemple, avec l’acide thioacétique, on obtient un polythioacétate en tant qu’intermédiaire polythioester.
Selon un mode de réalisation, l’acide thiocarboxylique peut être généré in situ (cf. le document US 3,270,063, THOMPSON CHEMICAL CO, 1963 : “Methods of making primary mercaptans”) : l’acide thioacétique peut être produit à partir d’anhydride acétique et de sulfure d’hydrogène, en présence d’un catalyseur.
De préférence, pour réaliser l’étape a), on introduit en premier l’acide thiocarboxylique et le(s) solvant(s) dans le réacteur, puis on introduit l’oxygène, par exemple par bullage d’air. On peut ensuite le terpène ou dérivé au milieu réactionnel.
La température de l’étape a) peut être comprise entre 5 et 800 C, de préférence entre 5 et 500 C, plus particulièrement entre 5 et 25 °C, par exemple entre 5 et 10 °C. L’étape a) est généralement réalisée à pression atmosphérique.
Le ratio molaire acide thiocarboxylique/double liaison du terpène ou dérivé terpénique peut être compris entre 1 et 20, de préférence entre 1 et 10, par exemple entre 1 et 5, de préférence encore entre 1 et 3.
L’étape a) permet à partir d’un terpène ou d’un dérivé terpénique de former un intermédiaire polythioester tel que défini ci-dessus.
Le milieu réactionnel obtenu à l’issue de l’étape a) peut ainsi comprendre :
- un intermédiaire polythioester tel que défini ci-dessus ;
- le solvant ou le mélange de solvants tel que défini ci-dessus ;
- éventuellement des sous-produits tels que des (x-1 )polythioesters ; et
- éventuellement un ou des réactifs n’ayant pas réagi.
Par « (x-l )polythioester », on entend notamment un composé comprenant x-1 fonctions thioester, avec x étant tel que défini ci-dessus. Il s’agit d’un composé ayant conservé une double liaison C=C (soit une double liaison C=C qui n’a pas réagi).
Le milieu réactionnel peut ainsi comprendre entre 10% et 85% en poids d’intermédiaire polythioester, par rapport à la totalité du milieu réactionnel.
Le milieu réactionnel peut comprendre entre 15% et 90% en poids de solvant(s), par rapport à la totalité du milieu réactionnel. Etape b)
L’étape b) de déprotection de l’intermédiaire polythioester obtenu à l’étape a) permet d’obtenir un polythiol. Elle peut se faire par tout moyen connu de l’homme du métier. L’étape a) et l’étape b) étant réalisées en synthèse one pot selon l’invention, il est entendu que le milieu réactionnel comprenant le polythioester obtenu à l’issue de l’étape a) est conservé pour réaliser l’étape de déprotection b). Ainsi, les étapes a) et b) se font en présence du même solvant (ou mélange de solvants). Il est possible de rajouter dudit solvant (ou dudit mélange de solvants) pendant l’étape b). En particulier, le procédé selon l’invention ne comprend pas d’étape de séparation et/ou d’extraction et/ou de lavage de la phase (organique) qui comprend le polythioester entre les étapes a) et b). En particulier, on n’effectue aucune étape intermédiaire de purification du polythioester. Plus particulièrement, on n’effectue pas d’étape de recristallisation et/ou de distillation du polythioester.
La déprotection b) peut être réalisée par des méthodes classiques : à l’aide d’une base ou d’un acide, d’un catalyseur de type Dy(OTf)3 (cf. Liang et al., Asian J. Org. Chem. 10.1002/ajoc.201700481 ) ou d’un composé de type sel de cyanure d’ammonium quaternaire (cf. US 7,173,156).
De façon préférée, la déprotection b) est une déprotection basique, de préférence en présence d’un alcool tel que défini ci-dessus. Elle se fait généralement par ajout d’un hydroxyde alcalin, de préférence NaOH ou KOH. L’ajout peut se faire en goutte-à-goutte.
L’étape b) de déprotection peut également être une déprotection acide, de préférence en présence d’un alcool tel que défini ci-dessus. Elle peut être réalisée avec de l’acide chlorhydrique, de l’acide méthane sulfonique ou de l’acide méthane sulfonique anhydre. Lorsque la déprotection est acide, on préfère utiliser un alcool tel que défini ci-dessus comme solvant.
Acide sulfonique
L’acide sulfonique est de préférence un acide organo-sulfonique, éventuellement anhydre.
L’acide sulfonique peut être de formule générale (III) suivante : R2-SO3H (III), où R2 représente :
- un radical alkyle, de préférence tel que défini ci-dessus, éventuellement substitué, en totalité ou en partie, par un ou plusieurs atomes d’halogènes identiques ou différents, ou
- un radical aryle, de préférence tel que défini ci-dessus, éventuellement substitué par une chaîne hydrocarbonée saturée, linéaire ou ramifiée, comportant de 1 à 4 atomes de carbone. L’atome d’halogène peut être choisi parmi le fluor, le chlore et le brome. En particulier, ledit alkyle peut être perhalogéné, plus particulièrement perfluoré.
De préférence, l’acide sulfonique est un acide alcane-sulfonique, éventuellement anhydre (dans la formule ci-dessus, R2 est un alkyle). Ainsi, les acides sulfoniques (ainsi que leurs formes anhydres) peuvent être choisis parmi : l’acide méthane-sulfonique, l’acide éthane-sulfonique, l’acide n-propane-sulfonique, l’acide /so-propane-sulfonique, l’acide n-butane-sulfonique, l’acide /so-butane-sulfonique, l’acide sec- butane-sulfonique, l’acide te/ï-butane-sulfonique, l’acide trifluorométhane-sulfonique, l’acide para-toluènesulfonique, l’acide benzène-sulfonique et les mélanges de deux ou plusieurs d’entre eux en toutes proportions.
Selon un mode de réalisation tout particulièrement préféré, l’acide sulfonique utilisé dans le cadre de la présente invention est l’acide méthane-sulfonique (AMS) ou l’acide méthane sulfonique anhydre (AMSA).
Ledit acide sulfonique peut être supporté ou non. De préférence, il n’est pas supporté.
Lorsqu’il est supporté, on peut par exemple utiliser des résines sulfonées de type copolymère styrène-divinylbenzène, par exemple la résine Amberlyst® 15, ou le Nation®.
Par exemple, on utilise entre 0,1 et 10 éq. d’acide pour un polythioester.
Par exemple, on utilise entre 3 et 60 éq., de préférence entre 3 et 20 éq. (équivalent molaire) d’alcool pour un polythioester.
L’étape b) de déprotection peut se faire à une température comprise entre 10 et 100 °C, de préférence entre 25 et 80 °C, de préférence encore entre 40 et 80 °C. Elle se fait généralement à pression atmosphérique.
Les étapes a) et b) peuvent être réalisées dans le même réacteur. On peut par exemple utiliser un réacteur batch.
On peut réaliser des étapes ultérieures de récupération et/ou de purification classiques du polythiol récupéré à l’issue de l’étape b), en fonction du degré de pureté recherché. Par exemple, lorsque la déprotection est réalisée par l’ajout d’une base, on peut ensuite acidifier le milieu réactionnel et inversement : lorsque la déprotection est réalisée par l’ajout d’un acide, on peut basifier le milieu réactionnel.
La phase organique en résultant et comprenant les différents thiols (notamment le polythiol et les (x-l )thiols) peut ensuite être extraite et éventuellement concentrée.
Ainsi et en particulier, le polythiol obtenu peut être sous la forme d’une composition de polythiol telle que mentionnée ci-dessous.
COMPOSITIONS SELON L’INVENTION
Lorsque l’on prépare un polythiol à partir d’un terpène ou d’un dérivé terpénique ayant x doubles liaisons C=C, la conversion de ces doubles liaisons en fonctions -SH n’est en général pas totale et des sous-produits peuvent se former à chacune des différentes étapes, et ce quel que soit le procédé utilisé. Selon l’invention, on appelle donc « polythiol » le polythiol correspondant au terpène ou au dérivé terpénique de départ et comprenant x fonctions -SH. Dans ce cas, la conversion des x doubles liaisons C=C de départ en fonctions -SH est totale.
Selon l’invention, on appelle « (x-l )thiol » un thiol correspondant au terpène ou au dérivé terpénique de départ et comprenant (x-1 ) fonctions -SH. Par « correspondant au terpène ou au dérivé terpénique de départ », on entend que la structure du terpène ou du dérivé terpénique de départ et du (x-l )thiol obtenu sont identiques, à l’exception des x doubles liaisons C=C qui ont été converties en (x-1 ) fonctions -SH. Dans ce cas, la conversion des doubles liaisons C=C en fonctions -SH n’a pas été totale : il manque une fonction -SH.
La double liaison C=C non convertie en fonction -SH peut notamment être :
- toujours sous la forme d’une double liaison C=C ; ou
- sous la forme d’une fonction thioester qui n’a pas été déprotégée.
Il peut donc exister différentes structures de (x-1 )thiols, mais ils sont ici regroupés sous cette appellation générale caractérisant leur nombre de fonctions -SH (sauf mention contraire spécifique). Sont également compris, les (x-1 )th iols isomères de position des doubles liaisons. Par exemple, lors de l’étape a), on peut former des (x-l )thioesters. Dans ce cas, pour x doubles liaisons C=C de départ, seules (x-1 ) doubles liaisons C=C réagissent avec l’acide thiocarboxylique pour former (x-1 ) fonctions thioesters.
De plus, lors de l’étape b), il est également possible que la déprotection ne soit pas totale.
Ainsi, on peut former selon le procédé selon l’invention :
- des (x-1 )thiols à partir des (x-l )thioesters formés à l’étape a) ; et/ou
- des (x-1 )th iols à partir des polythioesters qui ne sont pas totalement déprotégés.
On peut ainsi obtenir une composition de polythiol issue d’un terpène ou d’un dérivé terpénique ayant x doubles liaisons C=C, comprenant :
- le polythiol correspondant audit terpène ou audit dérivé terpénique comprenant x fonctions - SH ; et
- Ie(s) thiol(s) correspondant(s) audit terpène ou audit dérivé terpénique comprenant (x-1 ) fonctions -SH, avec x tel que défini ci-dessus.
Une telle composition peut éventuellement comprendre d’autres sous-produits ou impuretés (par exemple des monothiols).
En particulier, on peut obtenir une composition de trithiol à partir d’un terpène ou d’un dérivé terpénique ayant trois doubles liaisons C=C, ladite composition comprenant :
- le trithiol correspondant audit terpène; et
- Ie(s) dithiol(s) correspondant(s) audit terpène.
En particulier, on peut obtenir une composition de tétrathiol à partir d’un terpène ou d’un dérivé terpénique ayant quatre doubles liaisons C=C, ladite composition comprenant : le tétrathiol correspondant audit terpène ou audit dérivé terpénique; et le(s) trithiol(s) correspondant(s) audit terpene ou audit dérivé terpénique.
Ainsi, la présente invention concerne une composition A de polythiol obtenue à partir d’un terpène ou d’un dérivé terpénique ayant x doubles liaisons C=C, ladite composition comprenant : le polythiol correspondant audit terpène ou audit dérivé terpénique comprenant x fonctions -SH ; et le(s) thiol(s) correspondant(s) audit terpène ou audit dérivé terpénique comprenant (x- 1 ) fonctions -SH, avec x tel que défini ci-dessus.
En particulier, ladite composition A comprend au moins 50% en poids, de préférence au moins 60% en poids, par exemple au moins 70% en poids, de préférence encore au moins 80% en poids, plus préférentiellement au moins 90% en poids, par exemple au moins 95% en poids dudit polythiol, par rapport au poids total de la composition A.
En particulier, ladite composition A comprend moins de 40% en poids, de préférence moins de 30% en poids, de préférence encore moins de 25% en poids dudit(desdits) (x-1 )thiol(s), par rapport au poids total de ladite composition A.
De façon préférée, le ratio massique
Figure imgf000017_0001
de la composition A est compris entre 1 :1 et
Figure imgf000017_0002
20 000:1 , par exemple entre 1 :1 et 10 000 :1 , de préférence entre 1 :1 et 1 000:1 , de préférence encore entre 1 :1 et 100:1 , et plus préférentiellement entre 1 :1 et 10 :1 , par exemple entre 2:1 et 10 :1.
Ledit ratio massique est le ratio massique : [polythiol correspondant audit terpène ou dérivé terpénique comprenant x fonctions -SH] / [thiol(s) correspondant(s) audit terpène ou dérivé terpénique comprenant (x-1 ) fonctions -SH],
De façon tout particulièrement préférée, ladite composition A est obtenue à partir d’un terpène ou d’un dérivé terpénique choisi parmi le myrcène, le farnésène, le squalène, l’isosqualène, l’humulène et le dihydro-farnésène.
POLYTHIOLS SELON L’INVENTION
La présente invention concerne également le trithiol issu du dihydro-farnésène, l’heptathiol issu de l’isosqualène et le tétrathiol issu du camphorène (soit le trithiol correspondant au dihydro-farnésène, l’heptathiol correspondant à l’isosqualène et le tétrathiol correspondant au camphorène).
De préférence, ledit trithiol est le trithiol du dihydro-béta-farnésène. Le trithiol du dihydro- farnésène peut notamment être sous la forme de l’un de ses isomères de position suivants : [Chem 10]
Figure imgf000018_0001
Ledit trithiol du dihydro-farnésène peut être obtenu à partir d’une composition de départ comprenant au moins 70% en poids de dihydro-farnésène, de préférence encore au moins 80% en poids de dihydro-farnésène, par rapport au poids total de la composition. De préférence, ladite composition comprend au moins 85% en poids de dihydro-farnésène, par rapport au total en poids du farnésène, de l’ensemble des composés partiellement hydrogénés issus de l’hydrogénation du farnésène et du farnésane présents dans ladite composition.
Plus particulièrement, ladite composition est une composition de trithiol du dihydro-béta- farnésène obtenue à partir du MYRALENE 10™.
L’heptathiol de l’isosqualène peut notamment être sous la forme de l’un de ses isomères de position suivants : [Chem 14]
Figure imgf000018_0002
P5. [Chem 15]
Figure imgf000019_0001
P&
[Chem 16]
Figure imgf000019_0002
P?, et
[Chem 17]
Figure imgf000019_0003
Pg.
La présente invention concerne également les polythiols issus du béta-carotène, du lycopène, du farnésol, du rétinol, du rétinal, de la vitamine A, du nérolidol, de l’isomyrcénol et de l’ipsdiénol.
Ces composés sont nouveaux et font partie de la présente invention.
La présente invention concerne également les compositions telles que définies ci-dessus et susceptibles d’être obtenues, obtenues ou directement obtenues par le procédé selon l’invention. De même pour les polythiols tels que définis ci-dessus qui peuvent être susceptibles d’être d’obtenus, obtenus ou directement obtenus par le procédé selon l’invention.
Description des figures
Figure 1 : Isomères du myrcène
Il est entendu que, sauf mention d’un isomère spécifique, la dénomination d’un composé comprend l’ensemble de ses isomères de position possibles.
Les exemples qui suivent sont donnés à titre illustratif et ne sont pas limitatifs de la présente invention. EXEMPLES :
Figure imgf000020_0001
Trithiol du dihydro-béta-farnésène obtenu à partir du MYRALENE 10™, procédé selon l’invention
Dans un réacteur double enveloppe de 250 mL sont introduits 48.7g (0.64 moles) d’ATA. Le milieu est placé sous agitation à 5 °C. De l’air estmis à buller dans le milieu réactionnel via un fritté à un débit d’environ 0.4NI/h et de l’azote est mis à passer dans le ciel du réacteur à un débit d’environ 4NI/h.
40g (0.19 moles) de MYRALENE 10™ sont ensuite ajoutés goutte à goutte via une pompe péristaltique pendant environ 27 min. Une fois l’addition terminée, 35.7g (0.77 moles) d’EtOH sont ajoutés au milieu réactionnel.
Le milieu réactionnel est maintenu sous agitation à 5°C pendant une nuit.
Une analyse GC/FID montre une conversion totale du Myralène 10.
L’arrivée d’air est coupée.
Etape b) de déprotection basique :
26.8g (0.58 moles) d’EtOH sont alors ajoutés dans le milieu réactionnel. Le milieu réactionnel est ensuite dégazé à l’azote pendant 1 h puis refroidi à 10°C environ et 103g (0.64 moles) d’une solution de soude 25% préalablement dégazée est additionnée en 38min via une ampoule de coulée. Le milieu réactionnel est laissé sous agitation sous azote à 10°C pendant une nuit puis à 25°C pendant 6h.
Une analyse GC/FID montre une conversion totale du trithioacétate.
Figure imgf000020_0002
Le milieu réactionnel est ensuite refroidi à 20°C,117 g (0.64 moles) d’HCI 20% (préalablement dégazé avec de l’azote) sont alors ajoutés goutte à goutte via une pompe péristaltique dans le milieu réactionnel. La phase trithiol est soutirée. La phase aqueuse est extraite trois fois avec 16.5g (0.19 moles) de dichlorométhane.
Les phases organiques sont rassemblées, puis lavées avec quatre fois avec 7g (0.39 moles) d’eau puis concentrée à l’évaporateur rotatif.
Une composition comprenant 82,29% en poids du trithiol du dihydro-béta-farnésène et 9,71% en poids du dithiol du dihydro-béta-farnésène est obtenue (par rapport au poids total de la composition). , .. . polythiol
Le ratio massique ' . est de 82,29 :9,71 , soit 8,5 :1 : Trithiol du myrcène, procédé selon l’invention
Figure imgf000021_0001
Dans un réacteur double enveloppe de 250 mL sont introduits 64.5g (0.85 moles) d’ATA. Le milieu est placé sous agitation à 5°C puis 5.9g (0.13 moles) de EtOH sont rapidement ajoutés. De l’air est mis à buller dans le milieu réactionnel via un fritté à un débit d’environ 0.4NI/h et de l’azote est mis à passer dans le ciel du réacteur à un débit d’environ 4NI/h.
35g (0.26 moles) de Myrcène sont ensuite ajoutés goutte à goutte via une pompe péristaltique pendant environ 22 min. Une fois l’addition terminée, 23.7g (0.51 moles) d’EtOH sont ajoutés au milieu réactionnel.
Le milieu réactionnel est maintenu sous agitation à 5°C pendant une nuit.
Une analyse GC/FID montre une conversion totale du Myrcène.
L’arrivée d’air est coupée.
Etape b) de déorotection basique :
82.9g (1 .80 moles) d’EtOH sont alors ajoutés dans le milieu réactionnel. Le milieu réactionnel est ensuite dégazé à l’azote pendant 1 h puis porté à 30 °C environ et 73.7g (0.85 moles) d’une solution de soude 46% préalablement dégazée est additionnée via une ampoule de coulée. Le milieu réactionnel est laissé sous agitation sous azote à 40 °C pendant 21 h.
Une analyse GC/FID montre une conversion totale du trithioacétate.
Etape de récupération :
Le milieu réactionnel est ensuite refroidi à 20 °C, 154.6 g (0.85 moles) d’HCI 20% (préalablement dégazé avec de l’azote) sont alors ajoutés goutte à goutte via une pompe péristaltique dans le milieu réactionnel. La phase trithiol est soutirée. La phase aqueuse est extraite trois fois avec 21 ,8g (0.26 moles) de dichlorométhane.
Les phases organiques sont rassemblées, puis lavées avec quatre fois avec 9.2g (0.51 moles) d’eau puis concentrée à l’évaporateur rotatif.
Une composition comprenant 50,56% en poids du trithiol du myrcène et 23,6% en poids du dithiol du myrcène est obtenue (par rapport au poids total de la composition).
Le ratio massique polyttll°l est de 50,56 :23,6, soit 2,1 :1 3 : Tétrathiol obtenu à partir du farnésène, procédé selon l’invention
Dans un réacteur double enveloppe de 1 L sont introduits 163.9g (2.15 moles) d’ATA. Le milieu est placé sous agitation à 5°C C puis 23.0g (0.50 moles) de EtOH sont rapidement ajoutés. De l’airest mis à buller dans le milieu réactionnel via un fritté à un débit d’environ 0.4NI/h et de l’azote est mis à passer dans le ciel du réacteur à un débit d’environ 4NI/h.
100g (0.49 moles) de farnésène, commercialisé sous la marque BIOFENE®, sont ensuite ajoutés goutte à goutte via une pompe péristaltique pendant environ 47 min. Une fois l’addition terminée, 90.1 g (1.96 moles) d’EtOH sont ajoutés au milieu réactionnel.
Le milieu réactionnel est maintenu sous agitation à 5°C pendant une nuit.
Une analyse GC/FID montre une conversion totale du farnésène et ses intermédiaires réactionnels.
L’arrivée d’air est coupée.
Etape b) de déprotection basique :
Le milieu réactionnel est ensuite dégazé à l’azote pendant 1 h puis refroidit à 10 °C environ et 187.2g (2.15 moles)d’une solution de soude 46% préalablement dégazée est additionnée en 35min via une ampoule de coulée. Le milieu réactionnel est laissé sous agitation sous azote à 25 °C pendant 19h.
Une analyse GC/FID montre une conversion totale du tétrathioacétate.
Etape de récupération :
Le milieu réactionnel est ensuite refroidi à 20°C, 294.4 g (1.61 moles) d’HCI 20% (préalablement dégazé avec de l’azote) sont alors ajoutés goutte à goutte via une pompe péristaltique dans le milieu réactionnel. La phase trithiol est soutirée. La phase aqueuse est extraite trois fois avec 41 ,6g (0.49 moles) de dichlorométhane.
Les phases organiques sont rassemblées, puis lavées avec quatre fois avec 17.6g (0.98 moles) d’eau puis concentrée à l’évaporateur rotatif.
Une composition comprenant 61 ,24% en poids du tétrathiol du farnésène et 25,77% en poids du trithiol du farnésène est obtenue (par rapport au poids total de la composition).
Le ratio massique polyttll°l est de 51 24 : 25,77 soit 2,4 :1

Claims

REVENDICATIONS
1. Procédé de préparation d’un polythiol comprenant les étapes suivantes : a) on fait réagir un terpène ou un dérivé terpénique avec un acide thiocarboxylique en présence d’oxygène (O2) et d’au moins un solvant organique, de façon à obtenir un milieu réactionnel comprenant un polythioester et ledit au moins un solvant ; et b) on effectue une étape de déprotection du polythioester obtenu à l’étape a), de façon à obtenir un polythiol dans lequel l’étape a) et l’étape b) sont réalisées en synthèse one pot.
2. Procédé de préparation selon la revendication 1 , dans lequel l’étape b) de déprotection est une déprotection basique, de préférence réalisée par ajout d’un hydroxyde alcalin.
3. Procédé selon la revendication 1 , dans lequel l’étape b) de déprotection est une déprotection acide, de préférence en présence d’un alcool.
4. Procédé de préparation selon l’une quelconque des revendications précédentes, dans lequel ledit solvant organique est choisi parmi le groupe constitué des ; alcools, éthers, solvants organochlorés, acides carboxyliques ou leurs mélanges.
5. Procédé de préparation selon l’une quelconque des revendications précédentes, dans lequel le solvant organique est choisi parmi les alcools, de formule générale (IV) suivante
FU-OH (IV) dans laquelle R4 représente un radical hydrocarboné saturé, linéaire, ramifié ou cyclique, comportant de 1 à 10, de préférence de 1 à 4, atomes de carbone.
6. Procédé de préparation selon l’une quelconque des revendications précédentes, dans lequel l’acide thiocarboxylique est l’acide thioacétique.
7. Procédé de préparation selon l’une quelconque des revendications précédentes, dans lequel ledit terpène ou dérivé terpénique est choisi parmi le groupe constitué du myrcène, farnésène, squalène, isosqualène, de l’humulène et du dihydro-farnésène.
8. Composition A de polythiol obtenue à partir d’un terpène ou d’un dérivé terpénique ayant x doubles liaisons C=C, ladite composition comprenant :
- le polythiol correspondant audit terpène ou audit dérivé terpénique comprenant x fonctions -SH ; et
- Ie(s) thiol(s) correspondant(s) audit terpène ou audit dérivé terpénique comprenant (x-1 ) fonctions -SH ; avec x étant un nombre entier supérieur ou égal à 3.
9. Composition A selon la revendication 8, dans laquelle le ratio massique
Figure imgf000024_0001
est
Figure imgf000024_0002
compris entre 1 :1 et 50 000:1 , de préférence entre 2 :1 et 50 000 :1 .
10. Composition A de polythiol selon la revendication 8 ou 9, dans laquelle ledit terpène ou dérivé terpénique est choisi parmi le groupe constitué du myrcène, farnésène, squalène, isosqualène, de l’humulène et du dihydro-farnésène.
11. Polythiol choisi parmi le trithiol issu de dihydro-farnésène, l’heptathiol issu de l’isosqualène et le tétrathiol issu du camphorène.
12. Polythiol selon la revendication 11 , ayant l’une des formules suivantes :
Figure imgf000024_0003
Figure imgf000025_0001
5
PCT/FR2024/050410 2023-03-31 2024-03-29 Compositions de polythiols et leur procede de preparation a partir de terpenes ou de derives terpeniques Ceased WO2024200978A1 (fr)

Priority Applications (5)

Application Number Priority Date Filing Date Title
JP2025557039A JP2026511803A (ja) 2023-03-31 2024-03-29 ポリチオール組成物及びテルペン又はテルペン誘導体からのその調製プロセス
CN202480021789.0A CN120882697A (zh) 2023-03-31 2024-03-29 多硫醇组合物及其由萜烯或萜烯衍生物制备的方法
KR1020257035790A KR20250165413A (ko) 2023-03-31 2024-03-29 테르펜 또는 테르펜 유도체로부터의 폴리티올 조성물 및 이들의 제조 방법
EP24721719.3A EP4688735A1 (fr) 2023-03-31 2024-03-29 Compositions de polythiols et leur procede de preparation a partir de terpenes ou de derives terpeniques
MX2025011352A MX2025011352A (es) 2023-03-31 2025-09-25 Composiciones de politioles y su proceso de preparacion a partir de terpenos o derivados de terpenos

Applications Claiming Priority (2)

Application Number Priority Date Filing Date Title
FR2303197A FR3147276B1 (fr) 2023-03-31 2023-03-31 Compositions de polythiols et leur procede de preparation a partir de terpenes ou de derives terpeniques
FRFR2303197 2023-03-31

Publications (1)

Publication Number Publication Date
WO2024200978A1 true WO2024200978A1 (fr) 2024-10-03

Family

ID=87747856

Family Applications (1)

Application Number Title Priority Date Filing Date
PCT/FR2024/050410 Ceased WO2024200978A1 (fr) 2023-03-31 2024-03-29 Compositions de polythiols et leur procede de preparation a partir de terpenes ou de derives terpeniques

Country Status (8)

Country Link
EP (1) EP4688735A1 (fr)
JP (1) JP2026511803A (fr)
KR (1) KR20250165413A (fr)
CN (1) CN120882697A (fr)
FR (1) FR3147276B1 (fr)
MX (1) MX2025011352A (fr)
TW (1) TW202506636A (fr)
WO (1) WO2024200978A1 (fr)

Citations (7)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US3270063A (en) 1963-05-02 1966-08-30 Thompson Chemical Company Methods of making primary mercaptans
WO2001077359A2 (fr) * 2000-04-06 2001-10-18 Societe Des Produits Nestle S.A. Preparation de thiols et de derives par bioconversion
US20050153231A1 (en) 2002-02-28 2005-07-14 Showa Denko K.K. Thiol compound, photopolymerization initiator composition and photosensitive composition
US7173156B1 (en) 2005-11-02 2007-02-06 The United States Of America As Represented By The Secretary Of The Navy Thioacetate deprotection
US20110287988A1 (en) 2010-05-21 2011-11-24 Karl Fisher Squalane and isosqualane compositions and methods for preparing the same
WO2012018757A1 (fr) 2010-08-03 2012-02-09 Chevron Phillips Chemical Company Lp Procédé visant à mercaptaniser des hydrocarbures oléfiniques et compositions ainsi obtenues
WO2016064853A1 (fr) 2014-10-20 2016-04-28 Novvi Llc Hydrogénation partielle sélective de bêta-farnesène

Patent Citations (7)

* Cited by examiner, † Cited by third party
Publication number Priority date Publication date Assignee Title
US3270063A (en) 1963-05-02 1966-08-30 Thompson Chemical Company Methods of making primary mercaptans
WO2001077359A2 (fr) * 2000-04-06 2001-10-18 Societe Des Produits Nestle S.A. Preparation de thiols et de derives par bioconversion
US20050153231A1 (en) 2002-02-28 2005-07-14 Showa Denko K.K. Thiol compound, photopolymerization initiator composition and photosensitive composition
US7173156B1 (en) 2005-11-02 2007-02-06 The United States Of America As Represented By The Secretary Of The Navy Thioacetate deprotection
US20110287988A1 (en) 2010-05-21 2011-11-24 Karl Fisher Squalane and isosqualane compositions and methods for preparing the same
WO2012018757A1 (fr) 2010-08-03 2012-02-09 Chevron Phillips Chemical Company Lp Procédé visant à mercaptaniser des hydrocarbures oléfiniques et compositions ainsi obtenues
WO2016064853A1 (fr) 2014-10-20 2016-04-28 Novvi Llc Hydrogénation partielle sélective de bêta-farnesène

Non-Patent Citations (5)

* Cited by examiner, † Cited by third party
Title
ACOSTA ORTIZ RICARDO ET AL: "Synthesis of Novel Hexathiolated Squalene and Its Thiol-Ene Photopolymerization with Unsaturated Monomers", GREEN AND SUSTAINABLE CHEMISTRY : GSC, vol. 02, no. 02, 1 January 2012 (2012-01-01), US, pages 62 - 70, XP093099504, ISSN: 2160-6951, DOI: 10.4236/gsc.2012.22011 *
BEL-RHLID RACHID ET AL: "Chemo-enzymatic synthesis of [alpha]-terpineol thioacetate and thiol derivatives and their use as flavouring compounds", YEAST (CHICHESTER, ENGLAND), 1 January 2015 (2015-01-01), England, pages 115 - 122, XP093100216, Retrieved from the Internet <URL:https://onlinelibrary.wiley.com/doi/10.1002/yea.3056> [retrieved on 20231110], DOI: 10.1002/yea.3056 *
CUNNEEN J. I.: "35. The addition of thio-compounds to olefins. Part II. Reactions of thiolacetic and mono-, di-, and tri-chlorothiolacetic acids", JOURNAL OF THE CHEMICAL SOCIETY, 1 January 1947 (1947-01-01), pages 134, XP093100404, ISSN: 0368-1769, DOI: 10.1039/jr9470000134 *
GUZMÃ N DAILYN ET AL: "Novel thermal curing of cycloaliphatic resins by thiol-epoxy click process with several multifunctional thiols", vol. 66, no. 12, 1 December 2017 (2017-12-01), pages 1697 - 1707, XP009504840, ISSN: 0007-1641, Retrieved from the Internet <URL:https://onlinelibrary.wiley.com/doi/10.1002/pi.5336/full> [retrieved on 20231109], DOI: 10.1002/PI.5336 *
LIANG ET AL., ASIAN J. ORG. CHEM., no. 1581740-29-5

Also Published As

Publication number Publication date
FR3147276B1 (fr) 2025-11-21
MX2025011352A (es) 2025-11-03
JP2026511803A (ja) 2026-04-14
TW202506636A (zh) 2025-02-16
CN120882697A (zh) 2025-10-31
KR20250165413A (ko) 2025-11-25
FR3147276A1 (fr) 2024-10-04
EP4688735A1 (fr) 2026-02-11

Similar Documents

Publication Publication Date Title
CN1332712A (zh) 腰果酚的衍生物及其制备方法
BE1010101A5 (fr) Procede de production de composes polysulfures organiques.
EP0043620B1 (fr) Procédé pour la fabrication de l&#39;acide bêta-hydroxybutyrique
EP1234811B1 (fr) Procédé de synthèse de mono-éthers d&#39;aryle et d&#39;alkyle
EP4688735A1 (fr) Compositions de polythiols et leur procede de preparation a partir de terpenes ou de derives terpeniques
EP0168293B1 (fr) Procédé de préparation d&#39;anhydride trifluoracétique
FR3023556A1 (fr) Procede de preparation de composes aromatiques a partir de la lignine
EP2621896B1 (fr) Procédé de préparation de disulfure de diméthyle
FR2948659A1 (fr) Procede de preparation des esters de l&#39;acide difluoroacetique
EP0274934B1 (fr) Procédé de préparation de mercaptoalcools
FR3147277A1 (fr) Compositions de polythiols et leur procede de preparation
EP4041708A1 (fr) Procede de preparation de mercaptans par sulfhydrolyse de sulfures
CA1128955A (fr) Procede pour la preparation d&#39;esters
WO2018146415A1 (fr) Procédé de préparation de polythiols
WO1997030959A1 (fr) Synthese de composes organiques iodo-fluores
EP0382617B1 (fr) Synthèse d&#39;alcanedithiols vicinaux
FR3117115A1 (fr) Procede de synthese de mercaptans fonctionnalises sous pression d’h2s
EP0430806B1 (fr) Procédé de préparation d&#39;halogénoacétals à partir d&#39;énamines
FR3112549A1 (fr) Procede ameliore de synthese de mercaptans fonctionnalises
EP0127536A1 (fr) Procédé de préparation de composés carbonyles alpha-delta-diéthyléniques
BE830446A (fr) Procede de semihydrogenation du citral et de ses homologues en citronellal et homologues du citronellal
FR2824555A1 (fr) Procede de synthese de para-alcoxybenzaldehydes
FR2700335A1 (fr) Procédé de préparation du méthacrylate de chlorohydroxypropyle en présence d&#39;un catalyseur dianine.
BE886595A (fr) Procede de production de dithiodialcanoates de dialkyle
EP0430807A1 (fr) Procédé de préparation d&#39;halogénoacétals à partir d&#39;énamines

Legal Events

Date Code Title Description
121 Ep: the epo has been informed by wipo that ep was designated in this application

Ref document number: 24721719

Country of ref document: EP

Kind code of ref document: A1

WWE Wipo information: entry into national phase

Ref document number: 202480021789.0

Country of ref document: CN

Ref document number: MX/A/2025/011352

Country of ref document: MX

WWE Wipo information: entry into national phase

Ref document number: 202517092516

Country of ref document: IN

ENP Entry into the national phase

Ref document number: 2025557039

Country of ref document: JP

Kind code of ref document: A

WWE Wipo information: entry into national phase

Ref document number: 2025557039

Country of ref document: JP

REG Reference to national code

Ref country code: BR

Ref legal event code: B01A

Ref document number: 112025019706

Country of ref document: BR

WWP Wipo information: published in national office

Ref document number: 202517092516

Country of ref document: IN

ENP Entry into the national phase

Ref document number: 1020257035790

Country of ref document: KR

Free format text: ST27 STATUS EVENT CODE: A-0-1-A10-A15-NAP-PA0105 (AS PROVIDED BY THE NATIONAL OFFICE)

WWE Wipo information: entry into national phase

Ref document number: KR1020257035790

Country of ref document: KR

WWE Wipo information: entry into national phase

Ref document number: 2024721719

Country of ref document: EP

WWP Wipo information: published in national office

Ref document number: 202480021789.0

Country of ref document: CN

WWP Wipo information: published in national office

Ref document number: MX/A/2025/011352

Country of ref document: MX

NENP Non-entry into the national phase

Ref country code: DE

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

ENP Entry into the national phase

Ref document number: 2024721719

Country of ref document: EP

Effective date: 20251031

WWP Wipo information: published in national office

Ref document number: 2024721719

Country of ref document: EP