(54) Título: COMPOSTOS DE BENZIMIDAZOLONA COM ATIVIDADE AGONISTA DO RECEPTOR 5HT4 (51) lnt.CI.: C07D 405/14; C07D 413/14; C07D 401/12; C07D 405/06; A61K 31/4184; A61P 1/04 (30) Prioridade Unionista: 03/09/2003 US 60/500,144 (73) Titular(es): ASKAT INC.
(72) Inventor(es): SATORU IGUCHI; YASUHIRO KATSU; HIROKI SONE; CHIKARA UCHIDA; TAKASHI KOJIMA (85) Data do Início da Fase Nacional: 03/03/2006
Relatório Descritivo da Patente de Invenção para COMPOSTOS DE BENZIMIDAZOLONA COM ATIVIDADE AGONISTA DO RECEPTOR 5-HT4.
Área Técnica
A presente invenção refere-se a novos compostos de benzimidazolona. Estes compostos têm atividade agonista seletiva para o receptor 5-HT4. A presente invenção refere-se também a uma composição farmacêutica, com um método de tratamento e com uma utilização compreendendo os compostos para o tratamento de estados patológicos mediados pela atividade do receptor 5-HT4.
Técnica Antecedente
De uma maneira geral, os agonistas do receptor 5-HT4 encontram utilidade no tratamento de uma variedade de doenças tais como a doença de refluxo gastroesofágico, doença gastrointestinal, distúrbio da mobilidade gástrica, dispepsia não-ulcerosa, dispepsia funcional, síndrome do intestino irritável (IBS), constipação, dispepsia, esofagite, doença gastroesofágica, náusea, doença do sistema nervoso central, doença de Alzheimer, distúrbio cognitivo, emese, enxaqueca, doença neurológica, dor, distúrbios cardiovasculares, tais como insuficiência cardíaca e arritmia cardíaca, diabetes e síndrome de apnéia (Ver TiPs, 1992, 13, 141; Ford A. P. D. W. et al., Med. Res. Rev., 1993, 13, 633; Gullikson G. W. et al., Drug Dev. Res., 1992, 26, 405; Richard M. Eglen et al, TiPS, 1995, 16, 391; Bockaert J. Et al., CNS Drugs, 1, 6; Romanelli M. N. et al., Arzheim Forsch./Drug Res., 1993, 43, 913; Kaumann A. et al., Naunyn25 Schmiedeberg's. 1991, 344, 150; e Romanelli M. N. et al., Arzheim Forsch./Drug Res., 1993, 43, 913). De igual modo, a Mosaprida é conhecida como sendo útil para o tratamento da diabetes.
Seria desejável se fossem proporcionados agonistas do receptor 5-HT4 que tivessem mais atividades agonistas do receptor 5-HT4.
A US5223511 descreve compostos de benzimidazol como antagonistas do receptor 5-HT4. Em especial, são descritos compostos representados pela fórmula seguinte:
Petição 870180057473, de 03/07/2018, pág. 6/12
Ao WO93/18027 descreve compostos de benzimidazolona como antagonistas do receptor 5-HT4. Em especial, são descritos compostos representados pela seguinte formula:
z Composto B
A WO99/17772 descreve compostos de benzimidazolona como agonistas e/ou antagonistas do receptor 5-HT4. Em especial, são descritos compostos representados pela seguinte fórmula:
Composto C
A W094/00449 descreve compostos de benzimidazolona como agonistas ou antagonistas de 5-HT4 e/ou antagonistas de 5-HT3. Em especial, são descritos compostos representados pela seguinte fórmula:
Composto D
Existe uma necessidade para proporcionar novos agonistas de 5-HT4 que sejam bons candidatos de fármacos. Em particular, os compostos preferidos deveríam ligar-se potencialmente ao receptor 5-HT4 enquanto deveríam apresentar pouca afinidade para outros receptores e mostrar ativida10 iv de funcional como agonistas. Eles deveríam ser bem absorvidos a partir do aparelho gastrointestinal, ser metabolicamente estáveis e possuir propriedades farmacocinéticas favoráveis. Quando orientados para receptores no sistema nervoso central eles deveriam atravessar livremente a barreira hematoencefálica e quando orientados seletivamente contra receptores no sistema nervoso periférico eles não deveriam atravessar a barreira hematoencefáfica. Eles deveriam ser não-toxicos e apresentar poucos efeitos secundários. Além do mais, o fármaco candidato ideal existirá em uma forma física que é estável, não-higroscópica e facilmente formulada.
Breve Descrição da Invenção
Constatou-se agora surpreendentemente que os compostos desta invenção têm atividade agonista forte seletiva para o 5-HT4 e são, desse modo, úteis para o tratamento de estados patológicos mediados pela atividade do 5-HT4 tais como doença de refluxo gastroesofágico, doença gastrointestinal, distúrbio da mobilidade gástrica, dispepsia não-ulcerosa, dispepsia funcional, síndrome do intestino irritável (IBS), constipação, dispepsia, esofagite, doença gastroesofágica, náusea, doença do sistema nervoso central, doença de Alzheimer, distúrbio cognitivo, emese, enxaqueca, doença neurológica, dor, distúrbios cardiovasculares tais como insuficiência cardíaca e arritmia cardíaca, diabetes e síndrome de apnéia (espacialmente provocada pela administração de um opiáceo).
Além do mais, os compostos da presente invenção apresentam um prolongamento do QT reduzido através da introdução de um grupo polar no R3 da fórmula (I). Sabe-se que o prolongamento do QT tem uma responsabilidade potencial para produzir arritmias cardíacas fatais de Torsades de Pointes (TdP). A capacidade para prolongar a duração do potencial de ação cardíaca foi identificada como sendo devido a uma ação no canal de potássio de HERG. Por exemplo, sabe-se que fármacos retirados do mercado devido ao prolongamento do QT, tais como Cisaprida e Terfenadina, são conhecidos como bloqueadores potentes do canal de potássio HERG (Expert Opinion of Pharmacotherapy.; 2, pp 947-973, 2000). A atividade inibidora no canal HERG estimada a partir da afinidade para o canal de potássio de tipo
HERG foi investigada verificando a ligação de [3H]dofetilida, a qual pode predizer a atividade inibidora no canal HERG (Eur. J. Pharmacol., 430, pp 147-148, 2001).
Os compostos da presente invenção podem exibir menos toxicidade, boa absorção, distribuição, boa solubilidade, afinidade baixa para ligação a proteínas, menor interação fármaco-fármaco e boa estabilidade metabólica.
A presente invenção proporciona um composto da fórmula (I) seguinte ou um sal farmaceuticamente aceitável do mesmo.
d) em que
Het representa um grupo heterocíclico com um átomo de nitrogênio, ao qual B está direta mente ligado, e desde 4 até 7 átomos de carbono, em que o referido grupo heterocíclico está não-substituído ou substituído por 1 até 4 substituintes independentemente selecionados do grupo que consiste em substituintes a1;
A representa um grupo alquileno com desde 1 até 4 átomos de carbono;
B representa uma ligação covalente ou um grupo alquileno com desde 1 até 5 átomos de carbono, em que o referido grupo alquileno está não-substituído ou substituído por um grupo oxo quando R3 representa um grupo heterocíclico;
R1 representa um grupo isopropila ou um grupo ciclopentila;
R2 representa independentemente um átomo de halogênio ou um grupo alquila com desde 1 até 4 átomos de carbono; m é 0, 1, 2, 3 ou 4; e
R3 representa
(i) um grupo cicloalquila com desde 3 até 8 átomos de carbono, em que o referido grupo cicloalquila está substituído por 1 até 5 substituintes independentemente selecionados do grupo que consiste em substituintes a2, ou (ii) um grupo heterocíclico com desde 3 até 8 átomos, em que o referido grupo heterocíclico está não-substituído ou substituído por 1 até 5 substituintes independentemente selecionados do grupo que consiste em substituintes β, em que os referidos substituintes a1 são independentemente selecionados de um grupo hidróxi e um grupo amina;
em que os referidos substituintes a2 são independentemente selecionados de um grupo hidróxi, um grupo amina, um grupo alquila substituído por hidróxi com desde 1 até 4 átomos de carbono, um grupo carbóxi e um grupo alcóxi com desde 1 até 4 átomos de carbono; e em que os referidos substituintes β são independentemente selecionados de um grupo hidróxi, um grupo alquila substituído por hidróxi com desde 1 até 4 átomos de carbono, um grupo carbóxi, um grupo amina, um grupo alquila com desde 1 até 4 átomos de carbono, um grupo alquila substituído por amina com desde 1 até 4 átomos de carbono e um grupo carbamoílo.
De igual modo, a presente invenção proporciona uma composição farmacêutica para o tratamento de estados patológicos mediados pelo receptor 5-HT4, em um indivíduo mamífero, o qual compreende a administração ao referido indivíduo de uma quantidade terapeuticamente eficaz de um composto de fórmula (I) ou sais farmaceuticamente aceitáveis do mesmo.
Além do mais, a presente invenção proporciona também uma composição farmacêutica para o tratamento de doenças selecionadas de doença de refluxo gastroesofágico, doença gastrointestinal, distúrbio da mobilidade gástrica, dispepsia não-ulcerosa, dispepsia funcional, síndrome do intestino irritável (IBS), constipação, dispepsia, esofagite, doença gastroesofágica, náusea, doença do sistema nervoso central, doença de Alzheimer,
distúrbio cognitivo, emese, enxaqueca, doença neurológica, dor, e distúrbios cardiovasculares tais como insuficiência cardíaca e arritmia cardíaca, diabetes e síndrome de apnéia, ou semelhantes, a qual contém uma quantidade terapêutica mente eficaz do composto de benzimidazolona de fórmula (I) ou um sal farmaceuticamente aceitável do mesmo em conjunto com um veículo farmaceuticamente aceitável.
De igual modo, a presente invenção proporciona um método para o tratamento de estados patológicos mediados pelo receptor 5-HT4, em um indivíduo mamífero, o qual compreende a administração ao referido indivíduo de uma quantidade terapeuticamente eficaz de um composto de fórmula (I) ou sais farmaceuticamente aceitáveis do mesmo. Além disso, a presente invenção proporciona um método para o tratamento dos estados patológicos como mencionados acima. Além disso, a presente invenção proporciona a utilização do composto de fórmula (I) ou sais farmaceuticamente aceitáveis do mesmo na fabricação de um medicamento para o tratamento de estados patológicos mediados pela atividade do receptor 5-HT4, em um indivíduo mamífero. Os estados mediados pela atividade do receptor 5-HT4 incluem as doenças ou distúrbios descritos como acima.
De igual modo, a presente invenção proporciona um composto da seguinte fórmula (2-A’) ou um seu sal:
A-Het R3 Ra-NH (2-A’) em que
Ra representa um átomo de hidrogênio ou um grupo de proteção de N;
Het representa um grupo heterocíclico com um átomo de nitrogênio, ao qual B está diretamente ligado, e desde 4 até 7 átomos de carbono, em que o referido grupo heterocíclico está não-substituído ou substituído por 1 até 4 substituintes independentemente selecionados do grupo que consiste em substituintes a1;
A representa um grupo alquileno com desde 1 até 4 átomos de carbono;
B representa uma ligação covalente ou um grupo alquileno com desde 1 até 5 átomos de carbono, em que o referido grupo alquileno está não-substituído ou substituído por um grupo oxo quando R3 representa um grupo heterocíclico;
R3 representa (i) um grupo cicloalquila com desde 3 até 8 átomos de carbono, em que o referido grupo cicloalquila está substituído por 1 até 5 substituintes independentemente selecionados do grupo que consiste em substituintes a2, ou (ii) um grupo heterocíclico com desde 3 até 8 átomos, em que o referido grupo heterocíclico está não-substituído ou substituído por 1 até 5 substituintes independentemente selecionados do grupo que consiste em substituintes β, em que os referidos substituintes a1 são independentemente selecionados de um grupo hidróxi e um grupo amina;
em que os referidos substituintes a2 são independentemente selecionados de um grupo hidróxi, um grupo amina, um grupo alquila substituído por hidróxi com desde 1 até 4 átomos de carbono, um grupo carbóxi e um grupo alcóxi com desde 1 até 4 átomos de carbono; e em que os referidos substituintes β são independentemente selecionados de um grupo hidróxi, um grupo alquila substituído por hidróxi com desde 1 até 4 átomos de carbono, um grupo carbóxi, um grupo amina, um grupo alquila com desde 1 até 4 átomos de carbono, um grupo alquila substituído por amina com desde 1 até 4 átomos de carbono e um grupo carbamoíla.
Descrição Detalhada da Invenção
Como aqui utilizado, o termo heterocíclico de Het significa um grupo heterocíclico com um átomo de nitrogênio e desde 4 até 7 átomos de carbono tais como
ο- -U- Ο- ΧΊ>9 ϊ 9 9
Como aqui utilizado, ο termo alquileno em A significa radicais saturados de cadeia linear ou ramificada com 1 até 4 átomos de carbono, incluindo, mas não se limitando a metileno, etileno, n-propileno, isopropileno, n-butileno, isobutileno, sec-butileno, ferc-butileno. O alquileno em A representa preferencialmente um grupo metileno, um grupo etileno ou um grupo propileno; mais preferencialmente um grupo metileno ou um grupo etileno; de um modo mais preferido de todos um grupo metileno.
Como aqui utilizado, o termo alquileno em B significa radicais saturados de cadeia linear ou ramificada com 1 até 5 átomos de carbono, incluindo, mas não se limitando a metileno, etileno, n-propileno, isopropileno, n-butileno, isobutileno, sec-butileno, ferc-butileno, n-pentileno, isopentileno, sec-pentileno, ferc-pentileno. O alquileno em B representa preferencialmente um grupo alquileno com desde 1 até 4 átomos de carbono; mais preferencialmente um grupo alquileno com desde 1 até 3 átomos de carbono; muito mais preferencialmente um grupo metileno ou um grupo etileno; ainda mais preferencialmente um grupo metileno.
Como aqui utilizado, o termo halogênio em R2 significa flúor, cloro, bromo e iodo, preferencialmente flúor ou cloro.
Como aqui utilizado, o termo alquila em R2; alquila de um grupo alquila substituído por hidróxi e um grupo alcoxi com desde 1 até 4 átomos de carbono nos substituintes a2”; alquila nos substituintes β; e alquila de um grupo alquila substituído por hidróxi e um grupo alquila substituído por amina nos substituintes β significa radicais saturados de cadeia linear ou ramificada com 1 até 4 átomos de carbono, incluindo, mas não se limitando a metila, etila, n-propila, isopropila, n-butila, isobutila, secbutila, ferc-butila.
Como aqui utilizado, o termo cicloalquila em R3 significa um grupo alquila cíclico com 3 até 8 átomos de carbono, tais como ciclopropila, ciclobutila, ciclopentila, ciclohexila, cicloheptila, ciclooctila e etc.
Como aqui utilizado, o termo heterocíclico'' de R3 significa um anel heterocíclico o qual tem um ou mais heteroátomos no anel, preferencialmente tem 2 até 6 átomos de carbono e 1 até 3 heteroátomos, incluindo aziridinila, azetidinila, piperidinila, morfolinila (incluindo morfolino), pirrolidinila, pirazolidinila, piperazinila, tetrahidropirazolila, pirazolinila, tetrahidropiranila e etc.
O termo tratar, como aqui utilizado, refere-se a inverter, aliviar, inibir o progresso, ou prevenir o distúrbio ou estado ao qual o termo se aplica, ou um ou mais sintomas desse distúrbio ou estado. O termo tratamento como aqui utilizado refere-se ao ato de tratar, sendo tratar como definido imediatamente acima.
Um composto preferido de fórmula (I) desta invenção é aquele em que Het representa um grupo heterocíclico selecionado de
> j em que o grupo heterocíclico está não-substituído ou substituído por 1 até 3 substituintes independentemente selecionados do grupo que consiste em substituintes a1; e
A representa um grupo alquileno com desde 1 até 3 átomos de carbono.
Um composto mais preferido de fórmula (I) desta invenção é aquele em que
Het representa um grupo de fórmula
em que este grupo está não-substituído ou substituído por um substituinte selecionado do grupo que consiste em substituintes a1;
A representa um grupo alquileno com desde 1 até 2 átomos de carbono;
B representa um grupo alquileno com desde 1 até 4 átomos de carbono, em que o referido grupo alquileno está não-substituído ou substituído por um grupo oxo quando R3 representa um grupo heterocíclico;
R2 representa independentemente um átomo de halogênio ou um grupo alquila com desde 1 até 2 átomos de carbono; m é 0, 1 ou 2; e
R3 representa independentemente (i) um grupo cicloalquila com desde 4 até 7 átomos de carbono, em que o referido grupo cicloalquila está substituído por 1 até 3 substituintes independentemente selecionados do grupo que consiste em substituintes a2, ou (ii) um grupo heterocíclico com desde 4 até 7 átomos, em que o referido grupo heterocíclico está não-substituído ou substituído por 1 até 3 substituintes independentemente selecionados do grupo que consiste em substituintes β.
De igual modo, um outro composto preferido de fórmula (I) desta invenção é o composto ou sai farmaceuticamente aceitável do mesmo em que
Het representa um grupo de fórmula
N— e em que este grupo está não-substituído ou substituído por um substituinte selecionado do grupo que consiste em substituintes a1;
A representa um grupo metileno;
B representa um grupo alquileno com desde 1 até 2 átomos de carbono;
R1 representa um grupo isopropila;
R2 representa independentemente um átomo de flúor, um átomo de cloro ou um metila; e
R3 representa (i) um grupo cicloalquila com desde 5 até 7 átomos de carbono, em que o referido grupo cicloalquila está substituído por 1 até 2 substituintes independentemente selecionados do grupo que consiste em substituintes a2,
ou (ii) um grupo heterocíclico com desde 5 até 7 átomos, em que o referido grupo heterocíclico está não-substituído ou substituído por 1 até 2 substituintes independentemente selecionados do grupo que consiste em substituintes β, em que os referidos substituintes a2 são independentemente selecionados de um grupo hidróxi, um grupo amina e um grupo alcóxi com desde 1 até 2 átomos de carbono; e em que os referidos substituintes β são independentemente selecionados de um grupo hidróxi, um grupo alquila substituído por hidróxi com desde 1 até 2 átomos de carbono, um grupo carbóxi, um grupo amina, um grupo alquila substituído por amina com desde 1 até 2 átomos de carbono e um grupo carbamoíla.
Um outro composto preferido de fórmula (I) desta invenção é o composto ou sal farmaceuticamente aceitável do mesmo em que
Het representa um grupo de fórmula —( N—
A representa um grupo metileno;
B representa um grupo metileno;
R1 representa um grupo isopropila;
R2 representa independentemente um átomo de flúor; m é 0 ou 1; e
R3 representa independentemente (i) um grupo cicloalquila com desde 5 até 6 átomos de carbono, em que o referido grupo cicloalquila está substituído por 1 até 2 substituintes independentemente selecionados do grupo que consiste em substituintes a2, ou (ii) um grupo heterocíclico com desde 5 até 6 átomos, em que o referido grupo heterocíclico está não-substituído ou substituído por 1 até 2 substituintes independentemente selecionados do grupo que consiste em substituintes β, em que os referidos substituintes a2 são independentemente selecionados de um grupo hidróxi e um grupo amina; e em que os referidos substituintes β são independentemente selecionados de um grupo hidróxi e um grupo amina.
Um outro composto preferido de fórmula (I) desta invenção é o composto ou sal farmaceuticamente aceitável do mesmo, em que
Het representa um grupo de fórmula
N—
A representa um grupo metileno;
B representa um grupo metileno;
R1 representa um grupo isopropila;
R2 representa independentemente um átomo de flúor; m é 0; e R3 representa (i) um grupo ciclohexila substituída por 1 até 2 substituintes independentemente selecionados de um grupo hidróxi ou um grupo amina, ou (ii) um grupo heterocíclico com desde 6 átomos, em que o referido grupo heterocíclico está substituído por um grupo hidróxi ou um grupo amina.
Os compostos de fórmula (I) mais preferidos de todos desta invenção é o composto ou seu sal farmaceuticamente aceitável, em que
Het representa um grupo de fórmula
A representa um grupo metileno;
B representa um grupo metileno;
R1 representa um grupo isopropila;
R2 representa independentemente um átomo de flúor; m é 0; e R3 representa (i) um grupo ciclohexila substituído por 1 ou 2 grupos hidróxi (em especial dihidroxiciclohexila), ou (ii) um grupo tetrahidropirano substituído por 1 ou 2 grupos hidróxi (em especial hidroxitetrahidropiranila).
Nos compostos de fórmula (I) ou no seu sal farmaceuticamente aceitável, R2 representa preferencialmente um átomo de flúor, um átomo de
cloro, um grupo metila ou um grupo etileno; mais preferencialmente um átomo de flúor, um átomo de cloro, um grupo metila; de um modo mais preferido de todos um átomo de flúor.
Nos compostos de fórmula (I) ou seu sal farmaceuticamente aceitável dos mesmos, m é preferencialmente 0, 1 ou 2; mais preferencialmente 0 ou 1; muito mais preferencialmente 0.
Um composto individual preferido desta invenção é:
/V-({1-[(4-hidroxitetrahidro-2H-piran-4-il)metil]piperidin-4-il}metil)3-isopropil-2-oxo-2,3-dihidro-1 /-/-benzimidazol-1 -carboxamida;
/V-({1-[(Zran$-1,4-dihidróxi-hexil)metil]piperidin-4-il}metil)-3isopropil-2-oxo-2,3-dihidro-1 tf-benzimidazol-1 -carboxamida;
N-({1-[(cis-1,4-dihidróxi-hexil)metil]piperidin-4-il}metil)-3-isopropil2-oxo-2,3-dihidro-1 H-benzimidazol-1 -carboxamida; e
6-flúor-A/-({1-[(4-hidroxitetrahidro-2/7-piran-4-il)metil]piperidin-4il}metil)-3-iso pro pil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1-carboxamida, ou um sal farmaceuticamente aceitável do mesmo.
Um composto preferido de fórmula (2-A') desta invenção é aquele em que
Ra representa um átomo de hidrogênio ou um grupo tbutoxicarbonila;
Het representa um grupo de fórmula —\ N—
A representa um grupo metileno; B representa um grupo metileno; e
R3 representa hidroxitetrahidropiranila ou dihidroxiciclohexila. Síntese Geral
Os compostos da presente invenção podem ser preparados por uma variedade de processos bem-conhecidos para a preparação de compostos deste tipo, por exemplo como se mostram nos Esquemas reacionais seguintes. A menos que indicado de outro modo, R1 até R3 e m nos Esquemas reacionais e discussão que se seguem são definidos como acima. O termo grupo de proteção, como utilizado doravante, significa um grupo de proteção de hidróxi ou amina o qual é selecionado de grupos de proteção típicos de hidróxi ou amina descritos em Protetive Groups in Organic Synthesis editado por T. W. Greene et al. (John Wiley & Sons, 1991); Todos os materiais de partida nas sínteses gerais que se seguem podem estar comercialmente acessíveis ou podem ser obtidos por métodos convencionais conhecidos dos versados na técnica.
O composto de fórmula (I), em que Het é é prepa7 rado pela síntese que se segue. E o composto de fórmula (I), em que Het é outro que não o- pode ser preparado de uma maneira semelhante ou por um método conhecido de uma pessoa versada na técnica.
Nas etapas 1a, 1b, 1d, 2a, 2c, 2e, 3a, 3c, 3d dos esquemas seguintes, cada reação é preferencial mente realizada na presença de uma base. Não existe qualquer restrição específica à natureza das bases utilizadas, podendo ser aqui igualmente utilizada qualquer base habitualmente utilizada nestas reações. A base empregada inclui, por exemplo, hidróxidos de metal alcalino, tais como hidróxido de lítio, hidróxido de sódio e hidróxido de potássio; carbonatos de metal alcalino tais como carbonato de sódio e carbonato de potássio; hidretos de metal alcalino tais como hidreto de sódio, hidreto de potássio e hidreto de lítio; alcóxidos de metal alcalino tais como metóxido de sódio, etóxido de sódio, í-butóxido de potássio e metóxido de lítio; alquil-lítios tais como butil-lítio e metil-lítio; amidas de lítio tais como dietílamidas de lítio, diisopropilamida de lítio e bis(trimetilsilil)amida de lítio; hidrogenocarbonatos de metal alcalino tais como hidrogenocarbonato de sódio e hidrogenocarbonato de potássio; e aminas orgânicas terciárias tais como trietilamina, dimetilanilina, piridina, 4-dimetílaminopiridina, 1,5-diazabiciclo[4.3.0]non-5-eno, 1,8diazabiciclo[5.4.0]undec-7-eno e N,N-diisopropiletilamino.
Síntese de Benzimidazolona (1-A):
Os Esquemas reacionais seguintes ilustram a preparação de compostos de benzimidazolona de fórmula 1-A.
Esquema 1a:
m<RZ) nh2
1-1 aminação redutiva utilizando atcanona ou alquilação com z-R1 Passo 1a m(R*) mflf) N°2 redução Q^NHz
NH Passo 1c
1-3
1-4 m(R2) h ciclização (carbonilação)
Passo te
1-A m(Rz)
ÒC 1-2
Y = F, Cl ou Br alquilação utilizando r1-nh2
Passo 1b alquilação com Z-R1 ou aminação redutiva utilizando alcanona
Passo 1d
1-5
Nas fórmulas acima, Z representa halo”, tal como átomo de cloro, bromo ou iodo.
Etapa 1a
Na etapa 1a, um composto de amina de fórmula 1-3 pode ser preparado pela aminação redutiva do composto de alcanona (com desde 1 até 4 átomos de carbono) com um composto de amina de fórmula 1-1 na presença ou ausência de um agente de redução ou um agente de metal em um solvente inerte.
A reação é normal e preferencialmente efetuada na presença de um solvente. Não existe nenhuma restrição específica à natureza do solvente a ser utilizado, desde que ele não tenha qualquer efeito adverso na reação ou nos reagentes envolvidos e que ele possa dissolver os reagentes, pelo menos em algum grau. Exemplos de solventes orgânicos aquosos ou não-aquosos incluem: álcoois, tais como metanol, etanol ou isopropanol; éteres, tais como tetrahidrofurano (THF), dimetoxietano ou dioxano; acetonitrila; N,N-dimetilformamida; dimetilsulfóxido; ácido acético; e hidrocarboneto halogenado, tal como diclorometano, dicloroetano ou clorofórmio.
A reação pode ocorrer ao longo de uma faixa larga de temperaturas, e a temperatura reacional precisa não é crítica para a invenção. A temperatura reacional preferida dependerá de fatores tais como a natureza do solvente, e o material de partida ou reagente utilizado. No entanto, em geral, é conveniente reafizar a reação com agentes de redução a uma temperatura desde -78 °G até 100 °C, mais preferencialmente desde cerca de 20 °C até 60 °C. O tempo necessário para a reação também pode variar muito, dependendo de muitos fatores, especialmente da temperatura reacional e da natureza dos reagentes e solvente utilizado. No entanto, desde que a reação seja realizada nas condições preferidas delineadas acima, será geralmente suficiente um período de 5 minutos até 1 semana, mais preferencialmente 30 minutos até 24 horas. No caso da reação com reagentes metálicos é conveniente realizar a reação a uma temperatura desde 20 °C até 100 °C, preferencialmente desde cerca de 20 °C até 60 °C durante 10 minutos até 48 horas, preferencial mente 30 minutos até 24 horas.
Reagentes de redução adequados são aqueles tipicamente utilizados na redução incluindo, por exemplo, borohidreto de sódio, cianoborohidreto de sódio ou triacetoxiborohidreto de sódio.
Também pode ser utilizada a combinação de reagentes de metal e hidrogênio gasoso como reagente de redução. Os exemplos de reagentes metálicos adequados incluem paládio-carvão, hidróxido de paládio-carvão, óxido de platina, platina-carvão, ruténio-carvão, ródio-óxido de alumínio e cloreto de tris[trifenilfosfina]ródio. A redução com reagentes metálicos pode ser realizada sob atmosfera de hidrogênio a uma pressão que varia desde 1 até 100 atm, preferencialmente desde 1 até 10 atm.
Esta redução pode ser realizada após formação da correspondente enamina do composto de alcanona ou imina do composto de alcanona em um solvente inerte à reação tal como benzeno, tolueno ou xileno a uma temperatura na faixa desde 20 até 130 °C durante 1 hora até 1 semana.
Alternativa mente, o composto de fórmula 1-3 pode ser preparado por alquilação do composto de fórmula 1-1 com um haleto de alquila de fórmula of Z-R1 em que Z é halo (halo é cloro, bromo ou iodo) essencialmente nas mesmas condições que abaixo (Etapa 1d), preferencialmente na presença de uma base.
Etapa 1 b
Neste etapa, um composto de fórmula 1-3 pode ser preparado por alquilação de um composto de fórmula 1-2 com um composto de fórmula R1 -NH2A reação pode ocorrer ao longo de uma faixa larga de temperaturas, e a temperatura reacional exata não é crítica para a invenção. A temperatura reacional preferida dependerá de fatores como a natureza do solvente, e o material de partida ou reagente utilizado. No entanto, de uma maneira geral, é conveniente realizar a reação a uma temperatura desde 0 °C até 150 °C, mais preferencialmente desde 20 °C até 120 °C. O tempo necessário para a reação também pode variar muito, dependendo de muitos fatores, especialmente da temperatura reacional e da natureza do reagentes e solvente empregues. No entanto, desde que a reação possa ser efetuada nas condições preferidas delineadas acima será habituaimente suficiente um período de desde 5 minutos até 48 horas, mais preferencialmente desde 30 minutos até 24 horas.
Etapa 1 c
Composto de fórmula 1-4 pode ser preparado por redução de um composto de fórmula 1-3 com um agente de redução adequado, tal como borohidreto de sódio (NaBhU), hidreto de alumínio-lítio (LAH), diborano, hidrogênio e um catalisador metálico, ferro e ácido clorídrico, cloreto estânico e ácido clorídrico, zinco e ácido clorídrico, ácido fórmico, complexo de dimetilsulfeto de borano, borano-THF, (preferencialmente hidrogênio e um catalisador metálico), habitualmente em excesso, em um solvente inerte à reação tal como metanol, etanol, propanol, butanol, tetrahidrofurano (THF) (preferencialmente metanol ou etanol), geralmente à temperatura de -78 °C até 60 °C, preferencialmente desde cerca de 0 °C até 45 °C durante 5 minutos até 24 horas, preferencial mente 60 minutos até 12 horas.
Etapa 1d
Na etapa 1d, um composto de amina de fórmula 1-4 pode ser preparado pela aminação redutiva do composto de alcanona com um composto de amina de fórmula 1-5 de modo semelhante à etapa 1a.
Alternativamente, um composto de fórmula 1-4 pode ser preparado por alquilação de um composto de fórmula 1-5 com um composto de fórmula Z-R1 .
A reação pode ocorrer ao longo de uma faixa larga de temperaturas, e a temperatura reacional exata não é crítica para a invenção. A temperatura reacional preferida dependerá de fatores como a natureza do solvente e o material de partida ou reagente utilizado. No entanto, de uma maneira geral, é conveniente realizar a reação a uma temperatura desde 0 °C até 120 °C, mais preferencialmente desde 0 °C até 70 °C. O tempo necessário para a reação também pode variar muito, dependendo de muitos fatores, especialmente da temperatura reacional e da natureza do reagentes e solvente empregues. No entanto, desde que a reação possa ser efetuada nas condições preferidas delineadas acima será suficiente um período desde 5 minutos até 48 horas, mais preferencialmente desde 30 minutos até 24 horas.
Etapa 1e
Um composto de fórmula 1-A pode ser preparado por ciclização de um composto de fórmula 1-4 com um agente de carbonilação adequado tal como carbonildiimidazol, cloroformiato de triclorometila, trifosgênio e uréia (preferencialmente carbonifdiimidazol), geralmente em excesso, em um solvente inerte à reação tal como dimetoxietano, dioxano, acetonitrila, N,N'dimetilformamida, dimetilsulfóxido, diclorometano, dicloroetano, clorofórmio ou tetrahidrofurano (THF) (preferencialmente THF), geralmente à temperatura de -78 °C até 120 °C, preferencialmente desde cerca de 20 °C até 100 °C durante 5 minutos até 24 horas, preferencialmente 60 minutos até 12 horas.
Alternativamente, o composto de 1-A (o caso de R1 = isopropila é mostrado no Esquema 1b) pode ser preparado a partir de compostos de alcenil-benzimidazolona de fórmula 1-6 como indicado no Esquema 1b seguinte em condições reacionais conhecidas do especialista.
Esquema 1b:
ciclização o o
XA
O-alquila m(R2) μ
H2, Pd/C (cat), hidrogenação Etapa 1 g
Síntese da Porção Amina (2-A):
Os esquemas reacionais seguintes ilustram a preparação de compostos de piperidina de fórmula (2-A).
Esquema 2a:
alquilação ou amínação redutiva
Passo 2a
2-2 desprotecção
Passo 2 b
2-A
Nas fórmulas acima, PG representa um grupo de proteção. O termo grupo de proteção, como aqui utilizado, significa um grupo de proteção de amina o qual é selecionado de grupos de proteção de amina típicos descritos em Protetive Grupos in Organic Synthesis editado por T. W. Greene e tal. (John Wíley & Sons, 1991). Os grupos de proteção de amina típicos incluem benzila, C2H5O(C=O)-, CH3(C=O)-, terc-butildimetilsilila (TBS), tercbutildifenilsilila, benziloxicarbonila representados como Z e tercbutoxicarbonila representado como t-Boc ou Boc.
Um composto de fórmula 2-2 pode ser preparado por alquilação ou aminação redutiva de um composto de fórmula 2-1 com um composto de fórmula alquil-R3, halo-R3 ou H(C=O)-R3 em condições semelhantes aa etapa 1a. Quando -B-R3 representa 4-hidroxitetrahidropiranilmetila, esta alquilação pode ser feita utilizando um composto de 1,6-dioxaespiro[2.5]octano.
Depois, esta reação é seguida de desproteção para se obter um composto de fórmula 1-A. Esta desproteção pode ser realizada segundo procedimentos conhecidos dos versados na técnica para dar o composto de fórmula 2-A.
Alternativamente, o composto de fórmula (2-A) pode ser preparado a partir de um composto de piperidina de fórmula 2-3 como indicado no Esquema 2b seguinte em condições reacionais conhecidas do especialista.
Esquema 2b:
Λ alquilação ou u ü·’ 1Í'XX] aminaÇão redutiva
Passo 2c k^z-Ns
2-3 2-4 (A1 é uma ligação covalente ou alquileno )
LÍAIH4 redução
->
Passo 2d
Por exemplo, na etapa 2c, o composto 2-4 pode ser preparado por alquilação ou aminação redutiva essencialmente nas mesmas condições que as descritas acima na etapa 2a do Esquema 2a. Em seguida, a redução na etapa 2d pode ser realizada na presença de um reagente de redução tal como L1AIH4 em um solvente inerte à reação tal como THF. A temperatura reacional adequada varia desde cerca de -78 °C até cerca de 100 °C, preferencialmente desde cerca de -30 °C até cerca de 40 °C.
O composto de fórmula (1-A) pode ser preparado a partir de um composto de piperidina de fórmula 2-5 como indicado no Esquema 2c seguinte em condições reacionais conhecidas do especialista.
Esquema 2c:
2-5 alquilação ou aminação redutiva
2-6
H2, PtO2 redução
Passo 2f
Passo 2e (A1 é uma ligação covalente ou alquileno C<(.3)
Por exemplo, na etapa 2e, os compostos 2-6 podem ser preparados por alquilação ou aminação redutiva em condições semelhantes às descritas na etapa 2a do esquema 2a. Em seguida, a redução na etapa 2f pode ser realizada na presença de H2 e um catalisador de hidrogenação tal como PtO2 em um solvente inerte à reação tal como THF. A temperatura reacional adequada varia desde cerca de -78 °C até cerca de 100 °C, preferencialmente desde cerca de -30 °C até cerca de 40 °C.
Síntese do composto de fórmula (I):
Os Esquemas reacionais seguintes ilustram a preparação de compostos de benzimidazolona de fórmula I.
Esquema 3a:
m(R2)
R1
1-A h2n'a'^0
2-A carbonilação
->
Boc Etapa 3a
HCI desproteção Etapa 3 b
-H alquilação ou a mi nação redutiva
Etapa 3c
Etapa 3a:
Um composto de fórmula 3-1 pode ser preparado por carbonilação de um composto de fórmula 1-A com um composto de fórmula 2-A na presença de um agente de carbonilação adequado tal como carbonildiimidazol, cloroformiato de triclorometila, trifosgênio, cloroformiato de 4-nitrofenila ou uréia (preferencialmente trifosgênio), habitualmente em excesso, em um solvente inerte à reação tal como, dimetoxietano, dioxano, acetonitrila, N,N'~ dimetilformamida, dimetilsulfóxido, diclorometano, dicloroetano, tetrahidrofu10 rano (THF), benzeno, tolueno ou clorofórmio (preferencialmente THF), geralmente à temperatura de -78 °C até 120 °C, preferencialmente desde cerca de 0 °C até 90 °C durante 5 minutos até 24 horas, preferencialmente 60 minutos até 12 horas.
Etapa 3b:
Um composto de fórmula 3-2 é preparado pela desproteção de um composto de fórmula 3-1 com um ácido tal como clorídrico,
Etapa 3c:
Um composto de fórmula (Ia) pode ser preparado por alquilação ou aminação redutiva em condições semelhantes às descritas na etapa 2a do Esquema 2a.
Alternativamente, o composto de fórmula (Ia) pode ser preparado a partir de compostos de alquil-benzimidazolona de acordo com Esquema 3b seguinte em condições reacionais conhecidas do especialista.
Esquema 3b:
Por exemplo, na etapa 3d, o composto 1-A pode ser feito reagir com um composto de fórmula 2-A na presença de um agente de carbonilação tal como carbonildiimidazol, cloroformiato de triclorometila, trifosgênio, cloroformiato de 4-nitrofenila ou uréia (preferencialmente trifosgênio), habitualmente em excesso, em um solvente inerte à reação tal como dimetoxietano, dioxano, acetonitrila, N,N-dimetilformamida, dimetilsulfóxido, diclorometano, dicloroetano, tetrahidrofurano (THF), benzeno, tolueno ou clorofórmio (preferencialmente THF), geralmente à temperatura de -78 °C até 120 °C, preferencialmente desde cerca de 0 °C até 90 °C durante 5 minutos até 24 horas, preferencialmente 60 minutos até 12 horas.
O composto 7 pode ser preparado utilizando uma reação conhecida de um especialista. Por exemplo, o composto de fórmula 7 pode ser preparado a partir de um composto de fórmula 3 como indicado no Esquema 3c seguinte em condições reacionais conhecidas do especialista.
Esquema 3c:
>rPh
1) TMSCN, Znl2
2) LíA1H4,THF
K2CO3t EtOH-H2O, refluxo
1) TMSCN, Znl2> CH2CI2
2) Li AlH^THF em bruto
Nos Esquemas anteriores desde 1a até 3c, os exemplos de solventes adequados incluem uma mistura de quaisquer dois ou mais dos solventes descritos em cada etapa.
Os compostos de fórmula (I), e os intermediários dos métodos de preparação supramencionados podem ser isolados e purificados por procedimentos convencionais, tais como destilação, recristalização ou purificação cromatográfica.
Os compostos oticamente ativos desta invenção podem ser preparados por vários métodos. Por exemplo, os compostos oticamente ativos desta invenção podem ser obtidos por separação cromatográfica, resolução enzimática ou cristalização fracionada dos compostos finais.
Vários compostos desta invenção possuem um centro assimétrico. Por isso, os compostos podem existir em formas oticamente ativas (+) e (-) separadas, bem como nas formas racêmicas destas. A presente invenção inclui todas essas formas dentro do seu âmbito. Os isômeros individuais podem ser obtidos por métodos conhecidos, tais como por reação oticamente seletiva ou separação cromatográfica na preparação do produto final ou seu intermediário.
A atual invenção inclui também compostos rotulados isotopicamente, os quais são idênticos aos especificados na fórmula (I), exceto para o fato de um ou mais átomos estarem substituídos por um átomo com uma massa atômica ou número de massa diferente da massa atômica ou do número de massa habitualmente presente na natureza. Exemplos de isótopos que podem ser incorporados nos compostos da invenção incluem isótopos de hidrogênio, carbono, nitrogênio, oxigênio, fósforo, flúor e cloro, tal como 2H, 3H, 13C, 14C, 15N, 18O, 17O, 31P, 32P, 35S, 18F e 36Cl, respectivamente. Os compostos da presente invenção, seus pró-fármacos, ésteres farmaceuticamente aceitáveis dos referidos compostos e sais farmaceuticamente aceitáveis dos referidos compostos, dos referidos ésteres ou dos referidos prófármacos que contêm os isótopos supramencionados e/ou outros isótopos de outros átomos estão dentro do âmbito desta invenção. Determinados compostos isotopicamente rotulados da presente invenção, por exemplo aqueles nos quais são incorporados isótopos radioativos tais como 3H e 14C, são úteis em ensaios de distribuição de fármaco e/ou substrato no tecido. Os isótopos tritiados, isto é, 3H, e de carbono-14, isto é, 14C, são particularmente preferidos pela sua facilidade de apresentação e detectabilidade. Além do mais, a substituição com isótopos mais pesados tais como deutério, isto é, 2H, pode proporcionar vantagens terapêuticas resultantes de uma maior estabilidade metabólica, por exemplo maior tempo de semivida in vivo ou menor requisito de dosagem e podem, desse modo, ser preferidos em algumas circunstâncias. Os compostos de fórmula (I) isotopicamente marcados desta invenção e seus pró-fármacos podem ser geralmente preparados realizando o procedimento descrito nos Esquemas acima divulgados e/ou Exemplos e Preparações abaixo, submetendo um reagente isotopicamente rotulado facilmente disponível no lugar de um reagente não rotulado isotopicamente.
A presente invenção inclui as formas salinas dos compostos (I) como obtidas.
Os sais farmaceuticamente aceitáveis dos compostos de fórmula (I) incluem os seus sais de adição de ácido e de adição de base (incluindo dissais).
Os sais não-tóxicos farmaceuticamente aceitáveis dos compostos de fórmula (I) podem ser preparados por técnicas convencionais, por exemplo, fazendo contatar o referido composto com uma quantidade estequiométrica de um hidróxido ou alcóxido de metal alcalino ou alcalino-terroso apropriado (sódio, potássio, cálcio e magnésio) em água ou em um solvente orgânico apropriado tal como etanol, isopropanol, misturas destes, ou semelhantes.
As bases que são utilizadas para preparar os sais de adição de base farmaceuticamente aceitáveis dos compostos ácidos de fórmula (I) desta invenção são aquelas que formam sais de adição de base não-toxicos, isto é, sais que contêm cátions farmaceuticamente aceitáveis, tais como adenina, arginina, citosina, lisina, benetamina (isto é, N-benzil-2feniletilamina), benzatina (isto é, Ν,Ν-dibenziletilenodiamina), colina, diolamina (isto é, dietanolamina), etilenodiamina, glucosamina, glicina, guanidina, guanina, meglumina (isto é, N-metilglucamina), nicotinamida, olamina (isto é, etanolamina), ornitina, procaína, prolina, piridoxina, serina, tirosina, valina e trometamina (isto é, tris ou tris(hidroximetil)aminometano). Os sais de adição de base podem ser preparados por procedimentos convencionais.
Na medida em que determinados compostos desta invenção são compostos básicos, eles são capazes de formar uma grande variedade de sais diferentes com vários ácidos inorgânicos e orgânicos.
Os ácidos que são utilizados para preparar os sais de adição de ácido farmaceuticamente aceitáveis dos compostos básicos de fórmula (I) desta invenção são aqueles que formam sais de adição de ácido nãotoxicos, isto é, sais que contêm ânions farmaceuticamente aceitáveis, tais como o cloreto, brometo, iodeto, nitrato, sulfato ou bissulfato, fosfato ou fosfato de ácido, acetato, latato, citrato ou citrato de ácido, tartarato ou bitartarato, succinato, malato, fumarato, gluconato, sacarato, benzoato, metanossulfonato, etanossulfonato, benzenossulfonato, p-toluenossulfonato, adipato, aspartato, cansilato, edisilato (isto é, 1,2-etanodissulfonato), estolato (isto é, laurilsulfato), gluceptato (isto é, gluco-heptonato), gluconato, 3hidróxi-2-naftoato, xionofoato (isto é, 1-hidróxi-2-naftoato), isetionato, (isto é, 2-hidroxietanossulfonato), mucato (isto é, galatarato), 2-nafsilato (isto é, naftalenossulfonato), estearato, colato, glucuronato, glutamato, hipurato, latobionato, lisinato, maleato, mandelato, napadisilato, nicatinato, poligalaturonato, salicilato, sulfossalicilato, tanato, triptofanato, borato, carbonato, oleato, ftalato e pamoato (isto é, 1,1’-metileno-bis-(2-hidróxi-3-naftoato). Os sais de adição de ácido podem ser preparados por procedimentos convencionais.
Para uma revisão sobre sais adequados ver Berge et al., J. Pharm. Sei., 66, 1-19, 1977.
A presente invenção inclui formas Salinas dos compostos de fórmula (2-A’) como obtidos.
Os compostos de fórmula (2-A') podem ser capazes de formar cátions. Os cátions de compostos de fórmula (2-A') podem ser preparados por técnicas convencionais, por exemplo, fazendo contatar o referido composto com uma quantidade estequiométrica de um hidróxido ou alcóxido de metal alcalino ou alcalino-terroso apropriado (sódio, potássio, cálcio e magnésio) em água ou em um solvente orgânico apropriado tal como etanol, isopropanol, misturas destes, ou semelhantes.
As bases utilizadas para preparar os sais de adição de base dos compostos ácidos de fórmula (2-A1) são aquelas que formam sais de adição de base. Estes sais de adição de base incluem sais de adição de base farmaceuticamente aceitáveis como descritos acima e sais contendo cátions tais como trietilamina, piridina e amoníaco.
Os compostos de fórmula (2-A') são capazes de formar uma grande variedade de sais diferentes com vários ácidos inorgânicos e orgânicos.
Os ácidos utilizados para preparar os sais de adição de ácido do composto de fórmula (2-A1) são aqueles que formam sais de adição de ácido. Estes sais de adição de ácido incluem sais de adição de ácido farmaceuticamente aceitáveis como descritos acima e sais contendo ânions, tais como cianeto.
Estão também incluídos dentro do âmbito desta invenção os bioprecursores (também designados pró-fármacos) dos compostos da fórmula (I). Um bioprecursor de um composto da fórmula (I) é um derivado químico deste o qual é facilmente convertido novamente no composto da fórmula (I) parental nos sistemas biológicos. Em particular, um bioprecursor de um composto da fórmula (I) é convertido novamente no composto da fórmula (I) parental depois do bioprecursor ter sido administrado e absorvido por um indivíduo mamífero, por exemplo, um indivíduo humano. Por exemplo, podese preparar um bioprecursor dos compostos de fórmula (I) nos quais um ou ambos de L e W incluem grupos hidróxi preparando um éster do grupo hidróxi. Quando apenas um de L e W inclui um grupo hidróxi, apenas é possível o monoéster. Quando ambos de L e W incluem hidróxi, podem ser preparados mono- e di-ésteres (os quais podem ser iguais ou diferentes). Os ésteres típicos são ésteres simples de alcanoato, tais como acetato, propionato, butirato, etc. Além disso, quando L ou W inclui um grupo hidróxi, podem preparar-se bioprecursores convertendo o grupo hidróxi em um derivado de acifoximetila (por exemplo, um derivado de pivaloiloximetila) por reação com um halogeneto de aciloximetila (por exemplo, cloreto de pivaloiloximetila).
Quando os compostos da fórmula (I) desta invenção podem for27
mar solvatos tais como hidratos, estes solvatos estão incluídos dentro do âmbito desta invenção.
Os compostos de fórmula (I) que contêm um ou mais átomos de carbono assimétricos podem existir como dois ou mais estereoisômeros. Nos casos em que um composto de formula (I) contém um grupo alcenila ou alcenileno são possíveis isômeros geométricos cis/trans (ou Z7E). Nos casos em que o composto contém, por exemplo, um grupo ceto ou oxima ou uma unidade aromática pode ocorrer isomerismo tautomérico ('tautomerismo'). Daqui se conclui que um único composto pode exibir mais do que um tipo de isomerismo.
Estão incluídos dentro do âmbito da presente invenção todos os estereoisômeros, isômeros geométricos e formas tautoméricas dos compostos de fórmula (I), incluindo compostos que exibem mais do que um tipo isomerismo, e misturas de um ou mais destes. Estão também incluídos os sais de adição de ácido ou base em que o contraíon é oticamente ativo, por exemplo, D-latato ou L-lisina, ou racêmico, por exemplo, DL-tartarato ou DLarginina.
Os isômeros cis/trans podem ser separados por técnicas convencionais bem-conhecidas do especialista versado na técnica, por exemplo, cromatografia e cristalização fracionada.
As técnicas convencionais para a preparação/isolamento de enantiômeros individuais incluem a síntese quiral a partir de um precursor oticamente puro ou a resolução do racemato (ou do racemato de um sal ou derivado) utilizando, por exemplo, cromatografia líquida de alta pressão quiral (HPLC).
Alternativa mente, o racemato (ou um precursor racêmico) pode ser feito reagir com um composto oticamente ativo adequado, por exemplo, um álcool, ou, no caso do composto de fórmula (I) conter uma unidade ácida ou básica, um ácido ou base tal como ácido tartárico ou 1-feniletilamina. A mistura diastereomérica resultante pode ser separada por cromatografia e/ou cristalização fracionada e um ou ambos os diastereoisômeros convertidos no(s) correspondente(s) enantiômero(s) puro(s) por meios bem28
conhecidos do especialista.
Os aglomerados estereoisoméricos podem ser separados por técnicas convencionais conhecidas do especialista na técnica - ver, por exemplo, Stereochemistry of Organic Compounds por E L Eliel (Wiley, New York, 1994).
Os compostos da invenção que se destinam a utilização farmacêutica podem ser administrados como produtos cristalinos ou amorfos. Eles podem ser obtidos, por exemplo, como tampões, pós ou películas sólidos por métodos tais como precipitação, cristalização, secagem por congelação, secagem por atomização ou secagem evaporativa. A secagem por microondas ou radiofrequências pode ser utilizada para este fim.
Eles podem ser administrados sozinhos ou em associação com um ou mais de outros compostos da invenção ou em associação com um ou mais de outros fármacos (ou como qualquer associação daqueles). De uma maneira geral, eles serão administrados como uma composição associado a um ou mais excipientes farmaceuticamente aceitáveis. O termo excipiente é aqui utilizado para descrever qualquer ingrediente que não o(s) composto^) da invenção. A escolha do excipiente dependerá em grande medida de fatores tais como o modo de administração específico, o efeito do excipiente na solubilidade e estabilidade, e a natureza da forma de dosagem.
As composições farmacêuticas adequadas para a administração dos compostos da presente invenção e os métodos para a sua preparação serão prontamente evidentes para os especialistas versados na técnica. Estas composições e métodos para a sua preparação podem ser encontrados, por exemplo, em 'Remington's Pharmaceutical Sciences', 19a Edição (Mack Publishing Company, 1995).
ADMINISTRAÇÃO ORAL
Os compostos da invenção podem ser administrados por via oral. A administração oral pode envolver a deglutição, de modo que o composto entre no aparelho gastrointestinal, ou pode-se utilizar a administração bucal ou sublingual através da qual o composto entra diretamente na corrente sanguínea a partir da boca.
As composições adequadas para administração oral incluem composições sólidas tais como comprimidos, cápsulas contendo partículas, líquidos ou pós, pastilhas (incluindo cheias com líquido), gomas, multi- e nano-partículas, géis, solução sólida, lipossoma, películas (incluindo mucoadesivas), óvulos, composições para pulverização e composições líquidas.
As composições líquidas incluem suspensões, soluções, xaropes e elixires. Estas composições podem ser utilizadas como enchimentos em cápsulas moles ou duras e incluem tipicamente um veículo, por exemplo, água, etanol, polietilenoglicol, proptlenoglicol, metilcelulose, ou um óleo adequado, e um ou mais emulsionantes e/ou agentes de suspensão. As composições líquidas também podem ser preparadas através da reconstituição de um sólido, por exemplo, a partir de uma saqueta.
Os compostos da invenção também podem ser utilizados em formas de dosagem de dissolução rápida, desintegração rápida tais como as descritas em Expert Opinion in Therapeutic Patents, 11 (6), 981-986 por Liang e Chen (2001).
Para formas de dosagem de comprimidos, dependendo da dose, o fármaco pode perfazer desde 1% em peso até 80% em peso da forma de dosagem, mais tipicamente desde 5% em peso até 60% em peso da forma de dosagem. Para além do fármaco, os comprimidos contêm geralmente um desintegrante. Exemplos de desintegrantes incluem amido glicolato de sódio, carbóximetilcelulose de sódio, carbóximetilcelulose de cálcio, croscarmelose de sódio, crospovidona, polivinilpirrolidona, metilcelulose, celulose microcristalina, hidroxipropilcelulose substituída por alquila inferior, amido, amido prégeletanizado e alginato de sódio. De uma maneira geral, o desintegrante compreenderá desde 1% em peso até 25% em peso, preferencial mente desde 5% em peso até 20% em peso da forma de dosagem.
Os aglutinantes são geralmente utilizados para conferir qualidades coesivas a uma composição de comprimidos. Os aglutinantes adequados incluem celulose microcristalina, gelatina, açúcares, polietilenoglicol, gomas naturais e sintéticas, polivinilpirrolidona, amido pré-gelatinizado, hidroxipropilcelulose e hidroxipropilmetilcelulose. Os comprimidos também podem conter diluentes, tais como latose (monohidrato, monohidrato seco por atomização, anidro e semelhantes), manitol, xilitol, dextrose, sacarose, sorbitol, celulose microcristalina, amido e fosfato de cálcio dibásico dihidratado.
Os comprimidos também podem compreender opcionalmente agentes tensoativos, tal como laurilsulfato de sódio e polissorbato 80, e deslizantes tais como dióxido de silício e talco. Quando presente, os agentes tensoativos podem constituir desde 0,2% em peso até 5% em peso do comprimido, e os deslizantes podem constituir desde 0,2% em peso até 1 % em peso do comprimido.
Os comprimidos também contêm de uma maneira geral lubrificantes tais como estearato de magnésio, estearato de cálcio, estearato de zinco, estearilfumarato de sódio e misturas de estearato de magnésio com laurilsulfato de sódio. Os lubrificantes constituem de uma maneira geral desde 0,25% em peso até 10% em peso, preferencial mente desde 0,5% em peso até 3% em peso do comprimido.
Outros ingredientes possíveis incluem antioxidantes, corantes, aromatizantes, conservantes e agentes de dissimulação do paladar.
Os comprimidos ilustrativos contêm até cerca de 80% de fármaco, desde cerca de 10% em peso até cerca de 90% em peso de aglutinante, desde cerca de 0% em peso até cerca de 85% em peso de diluente, desde cerca de 2% em peso até cerca de 10% em peso de desintegrante e desde cerca de 0,25% em peso até cerca de 10% em peso de lubrificante.
As misturas para comprimidos podem ser prensadas diretamente ou por um cilindro para formar comprimidos. As misturas para comprimidos ou partes de misturas podem ser alternativamente granuladas por via húmida, seca ou por fusão, solidificadas por fusão ou extrudadas antes de se transformar em comprimidos. A composição final pode compreender uma ou mais camadas e pode estar revestida ou não-revestida; elas podem estar até mesmo encapsuladas.
A composição de comprimidos é discutida em Pharmaceutical Dosage Forms: Tablets, Vol. 1”, por H. Lieberman e L. Lachman, Marcei
Dekker, N.Y., N.Y., 1980 (ISBN 0-8247-6918-X).
As composições sólidas para administração oral podem ser formuladas para serem de liberação imediata e/ou modificada. As composições de liberação modificada incluem liberação retardada, prolongada, pulsada, controlada, orientada e programada.
As composições de liberação modificada adequadas para os fins da invenção são descritas na Patente U.S. N° 6 106 864. Pormenores de outras tecnologias de liberação adequadas tais como dispersões de alta energia e osmóticas e partículas revestidas podem ser encontrados em Verma et al, Pharmaceutical Technology On-line, 25(2), 1-14 (2001). A utilização de pastilha elástica para conseguir uma liberação controlada é descrita na WO 00/35298.
ADMINISTRAÇÃO PARENTÉRICA
Os compostos da invenção também podem ser administrados diretamente na corrente sangüínea, no músculo ou em um órgão interno. Meios adequados para administração parentérica incluem intravenosa, intraarterial, intraperitoneal, intratecal, intraventricular, intrauretral, intrasternal, intracraniana, intramuscular e subcutânea. Os dispositivos adequados para administração parentérica incluem injetores de agulha (incluindo microaguIha), injetores sem agulha e técnicas de infusão.
As composições parentéricas são tipicamente soluções aquosas as quais podem conter excipientes tais como sais, hidratos de carbono e tampões (preferencialmente a um pH desde 3 até 9), mas, para algumas aplicações, elas podem ser mais adequadamente formuladas como uma solução não-aquosa estéril ou como uma forma seca para ser utilizada conjuntamente com um veículo adequado tal como água estéril, apirógena.
A preparação de composições parentéricas em condições estéreis, por exemplo, por liofilização, pode ser prontamente conseguida utilizando técnicas farmacêuticas correntes bem-conhecidas dos especialistas na técnica.
A solubilidade dos compostos de fórmula (I) utilizados na preparação de soluções parentéricas pode ser aumentada através da utilização de técnicas de composição apropriadas, tais como a incorporação de agentes de intensificação da solubilidade.
As composições para administração parentérica podem ser formuladas para serem de liberação imediata e/ou modificada. As composições de liberação modificada incluem liberação retardada, prolongada, pulsada, controlada, orientada e programada. Assim, os compostos da invenção podem ser formulados como um sólido, semi-sólido ou líquido tixotrópico para administração como um depósito implantado proporcionando liberação modificada do composto ativo. Exemplos de tais composições incluem stents revestidos com fármaco e microsferas de PGLA.
ADMINISTRAÇÃO TÓPICA
Os compostos da invenção também podem ser administrados por via tópica à pele ou mucosa, isto é, por via dérmica ou transdérmica. Composições típicas para este fim incluem géis, hidrogéis, loções, soluções, cremes, pomadas, pós de talco, pensos, espumas, películas, adesivos para a pele, hóstias, implantes, esponjas, fibras, ligaduras e microemulsões. Também podem ser utilizados lipossomas. Os veículos típicos incluem álcool, água, óleo mineral, vaselina líquida, vaselina branca, glicerina, polietilenoglicol e propilenoglicol. Podem ser incorporados intensificadores da penetração - ver, por exemplo, J Pharm Sei, 88 (10), 955-958 por Finnin e Morgan (Outubro de 1999).
Outros meios de administração tópica incluem administração por eletroporação, ionoforese, fonoforese, sonoforese e injeção com microaguIha ou sem agulha (por exemplo Powderject™, Bioject™, etc.).
As composições para administração tópica podem ser formuladas para serem de liberação imediata e/ou modificada. As composições de liberação modificada incluem liberação retardada, prolongada, pulsada, controlada, orientada e programada.
ADMINISTRAÇÃO INALADA/INTRANASAL
Os compostos da invenção também podem ser administrados por via intranasal ou por inalação, tipicamente na forma de um pó seco (quer sozinho, como uma mistura, por exemplo, em uma mistura seca com latose,
ou como uma partícula de componente misto, por exemplo, misturada com fosfolípidos, tal como fosfatidilcolina) a partir de um inalador de pó seco ou como uma composição de pulverização de aerossol a partir de um recipiente pressurizado, bomba, composição de pulverização, atomizador (preferencialmente um atomizador utilizando eletro-hidrodinâmica para produzir um nevoeiro fino), ou nebulizador, com ou sem a utilização de um propulsor adequado, tal como 1,1,1,2-tetrafluoroetano ou 1,1,1,2,3,3,3-heptafluoropropano. Para utilização intranasal, o pó pode compreender um agente bioadesivo, por exemplo, quitosana ou ciclodextrina.
O recipiente pressurizado, bomba, composição para pulverização, atomizador ou nebulizador contém uma solução ou suspensão dos composto(s) da invenção compreendendo, por exemplo, etanol, etanol aquoso ou um agente alternativo adequado para dispersão, solubilização ou prolongamento da liberação do ingrediente ativo, um propulsor(s) como solvente e um tensoativo adicional, tal como sorbitano trioleato, ácido oléico ou um ácido oligolático.
Antes de ser utilizado em uma composição de pó seco ou suspensão, o fármaco é micronízado até um tamanho adequado para administração por inalação (tipicamente menor do que 5 micrômetros). Isto pode ser conseguido por qualquer método de pulverização apropriado, tal como moagem por jato espiral, moagem por jato de leito fluidizado, processamento com fluido supercrítico para originar nanopartículas, homogeneização de alta pressão ou secagem por atomização.
As cápsulas (feitas, por exemplo, de gelatina ou HPMC), blisters e cartuchos para utilização em um inalador ou insuflador podem ser formuladas para conter uma mistura em pó do composto da invenção, uma base em pó adequada tal como latose ou amido e um modificador de desempenho tal como l-leucina, manitol ou estearato de magnésio. A latose pode ser anidra ou na forma do mono-hidrato, preferencialmente a última. Outros excipientes adequados incluem dextrano, glicose, maltose, sorbitol, xilitol, frutose, sacarose e trealose.
Uma composição de solução adequada para utilização em um atomizador utilizando eletro-hidrodinâmica para produzir um nevoeiro fino pode conter desde 1 pg até 20 mg do composto da invenção por atuação e o volume de atuação pode variar desde 1 μΙ até 100 pL Uma composição típica pode compreender um composto de fórmula (I), propilenoglicol, água estéril, etanol e cloreto de sódio. Solventes alternativos que podem ser utilizados no lugar do propilenoglicol incluem glicerol e polietilenoglicol.
Podem ser adicionados aromas adequados, tais como mentol e levomentol, ou edulcorantes, tal como sacarina ou sacarina de sódio, às composições da invenção destinadas para administração inalada/intranasal.
As composições para administração inalada/intranasal podem ser formuladas para serem de liberação imediata e/ou modificada utilizando, por exemplo, poli(ácído DL-lático-coglicólico) (PGLA). As composições de liberação modificada incluem liberação retardada, prolongada, pulsada, controlada, orientada e programada.
No caso de inaladores e aerossóis de pó seco, a unidade de dosagem é determinada por meio de uma válvula que forneça uma quantidade calibrada. As unidades de acordo com a invenção são tipicamente arranjadas para administrar uma dose ou lufada calibrada que contém desde 1 até 100 pg do composto de fórmula (I). A dose diária global estará tipicamente na faixa desde 50 pg até 20 mg a qual pode ser administrada em uma única dose ou, mais habitualmente, como doses divididas ao longo do dia. ADMINISTRAÇÃO RETAL/INTRAVAGINAL
Os compostos da invenção podem ser administrados por via retal ou vaginal, por exemplo, na forma de um supositório, pessário ou enema. A manteiga de cacau é uma base tradicional para supositório, mas podem ser utilizadas várias alternativas, consoante apropriado.
As composições para administração retal/vaginal podem ser formuladas para serem de liberação imediata e/ou modificada. As composições de liberação modificada incluem liberação retardada, prolongada, pulsada, controlada, orientada e programada.
ADMINISTRAÇÃO QCULAR/AURICULAR
Os compostos da invenção também podem ser administrados diretamente no olho ou ouvido, tipicamente na forma de gotas de uma solução ou suspensão micronizada em soro fisiológico estéril, isotônico, de pH ajustado. Outras composições adequadas para administração ocular e auricular incluem pomadas, implantes biodegradáveis (por exemplo esponjas de gel absorvível, colagênio) e não-biodegradáveis (por exemplo silicone), hóstias, lentes e sistemas de partículas ou vesiculares, tais como niossomas ou tipossomas. Pode ser incorporado um polímero tal como poli(ácido acrílico) reticulado, poli(álcool vinílico), ácido hialurônico, um polímero celulósico, por exemplo, hidroxipropilmetilcelulose, hidroxietilcelulose ou metilcelulose, ou um polímero heteropolissacarídeo, por exemplo, goma de gelana, em conjunto com um conservante, tal como cloreto de benzalcónio. Estas composições também podem ser administradas por ionoforese.
As composições para administração ocular/auditiva podem ser formuladas para serem de liberação imediata e/ou modificada. As composições de liberação modificada incluem liberação retardada, prolongada, pulsada, controlada, orientada ou programada.
OUTRAS TECNOLOGIAS
Os compostos da invenção podem ser combinados com entidades macromoleculares solúveis, tais como ciclodextrina e seus derivados adequados ou polímeros com polietilenoglicol, para melhorar a sua solubilidade, velocidade de dissolução, dissimulação do paladar, biodisponibilidade e/ou estabilidade para utilização em qualquer um dos modos de administração supramencionados.
Os complexos de fármaco-ciclodextrina, por exemplo, são geralmente úteis para a maior parte das formas de dosagem e vias de administração. Pode utilizar-se tanto complexos de inclusão como complexos de não inclusão. Como uma alternativa à complexação direta com o fármaco, a ciclodextrina pode ser utilizada como um aditivo auxiliar, isto é como um veículo, diluente ou solubilizante. As mais habitualmente utilizadas para estes fins são as alfa-, beta- e faixa-ciclodextrinas, exemplos das quais podem ser encontrados nos Pedidos de Patente Internacional N° WO 91/11172, WO 94/02518 eWO 98/55148.
ESTOJOS DE PARTES
Considerando que pode ser desejável administrar uma associação de compostos ativos, por exemplo, com o objetivo de tratar uma doença ou estado particular, está dentro do âmbito da presente invenção que duas ou mais composições farmacêuticas, das quais pelo menos uma contém um composto de acordo com a invenção, possam ser convenientemente associadas na forma de um estojo adequado para co-administração das composições.
Deste modo, o estojo da invenção inclui duas ou mais composições farmacêuticas separadas, das quais pelo menos uma contém um composto de fórmula (I) de acordo com a invenção, e meios para reter separadamente as referidas composições, tal como um recipiente, frasco dividido ou embalagem de folha dividida. Um exemplo de um tal estojo é a embalagem de blister familiar utilizada na embalagem de comprimidos, cápsulas e semelhantes.
O estojo da invenção é particularmente adequado para administrar formas de dosagem diferentes, por exemplo, oral e parentérica, para administrar as composições separadas em intervalos de dosagem diferentes ou para titular as composições separadas uma contra a outra. Para auxiliar à adesão, o estojo inclui tipicamente instruções para administração e pode ser fornecido com um chamado auxiliar de memória.
DOSAGEM
Para administração a pacientes humanos, a dose diária total dos compostos da invenção está tipicamente na faixa de 0,05 mg até 100 mg dependendo, evidentemente, do modo de administração, de um modo preferido na faixa de 0,1 mg até 50 mg e de um modo mais preferido na faixa de 0,5 mg até 20 mg. Por exemplo, a administração oral pode requerer uma dose diária total desde 1 mg até 20 mg, enquanto que uma dose intravenosa pode requerer apenas desde 0,5 mg até 10 mg. A dose diária total pode ser administrada em uma única ou em doses divididas
Estas dosagens baseiam-se em um indivíduo humano médio com um peso de cerca de 65 kg até 70 kg. O médico será capaz de determi-
nar prontamente as doses para indivíduos cujo peso saia fora desta faixa, tais como crianças e idosos.
Para evitar dúvidas, as referências aqui a tratamento incluem referências ao tratamento curativo, paliativo e profilático.
Um agonista de 5-HT4 da presente invenção pode ser utilmente associado a um outro composto farmaco lógica mente ativo, ou a dois ou mais de outros compostos farmacologicamente ativos, em particular no tratamento da doença de refluxo gastroesofágico. Por exemplo, um agonista de 5-HT4l em particular um composto da fórmula (I), ou um seu sal ou solvato farmaceuticamente aceitável, como definido acima, pode ser administrado simultaneamente, sequencialmente ou separadamente associado um ou mais agentes selecionados de:
(i) antagonistas do receptor de histamina H2, por exemplo ranitidina, lafutidina, nizatidina, cimetidina, famotidina e roxatidina;
(ii) inibidores da bomba de prótons, por exemplo omeprazol, esomeprazol, pantoprazol, rabeprazol, tenatoprazol, ilaprazol e lansoprazol;
(iii) antagonistas da bomba de ácido, por exemplo soraprazan, revaprazan (YH-1885), AZD-0865, CS-526, AU-2064 e YJA-20379-8;
(iv) misturas orais antiacidez, por exemplo Maalox®, Aludrox® e
Gaviscon®;
(v) agentes protetores da mucosa, por exemplo polaprezinco, ecabet sódico, rebamipida, teprenona, cetraxato, sucralfato, cloropilina de cobre e plaunotol;
(vi) agonistas de GABAb, por exemplo baclofen e AZD-3355;
(vii) agonistas de ot2, por exemplo clonidina, medetomidina, lofexidina, moxonidina, tizanidina, guanfacina, guanabnz, talipexol e dexmedetomidina;
(viii) derivados de xantina, por exemplo teofilina, aminofilina e doxofilina;
(ix) bfoqueadores do canal de cálcio, por exemplo aranidipina, lacidipina, falodipina, azelnidipina, clinidipina, lomerizina, diltiazem, galopamil, efonidipina, nisoldipina, amlodipina, lercanidipina, bevantolol, nicardipi38 na, isradipina, benidipina, verapamil, nitrendipina, barnidipina, propafenona, manidipína, bepridil, nifedipina, nilvadipina, nimodipina, nifedipina e fasudil;
(x) agonistas benzodiazepina, por exemplo diazepam, zaleplon, zolpidem, haloxazolam, clonazepam, prazepam, quazepam, flutazolam, triazolam, lormetazepam, midazolam, tofisopam, clobazam, flunitrazepam e flutoprazepam;
(xi) análogos de prostaglandina, por exemplo Prostaglandina, mísoprostol, treprostinil, esoprostenol, latanoprost, iloprost, beraprost, enprostil, ibudilast e ozagrel;
(xii) agonistas de histamina H3, por exemplo R-alfa-metilhistamina e BP-294;
(xiii) agentes antigástricos, por exemplo vacina anti-gastrina, itriglumida e Z-360;
(xiv) antagonistas de 5-HT3, por exemplo dolasetron, palonosetron, alosetron, azasetron, ramosetron, mitrazapina, granisetron, tropisetron, E-3620, ondansetron e indisetron;
(xv) antidepressivos tricíclicos, por exemplo imipramina, amitriptilina, clomipramina, amoxapina e lofepramina;
(xvi) agonistas de GABA, por exemplo gabapentina, topiramato, cinolazepam, clonazepam, progabida, brotizolam, zopiclona, pregabalina e eszopiclona;
(xvii) analgésicos opiáceos, por exemplo morfina, heroína, hidromorfona, oximorfona, levorfanol, levalorfano, metadona, meperidina, fentanila, cocaína, codeína, dihidrocodeína, oxicodona, hidrocodona, propoxifeno, nalmefeno, nalorfina, naloxona, naltrexona, buprenorfina, butorfanol, nalbufina e pentazocina;
(xviii) análogos de somatostatina, por exemplo octreotido, AN238 e PTR-3173;
(xix) ativador do canal de Cl: por exemplo lubiprostona;
(xx) inibidores seletivos da recaptação de serotonina, por exemplo sertralina, escitalopram, fluoxetina, nefazodona, fluvoxamina, citalopram, milnacipran, paroxetina, venlafaxina, tramadol, sibutramina, duioxetina, des39
venlafaxina e depocxetina;
(xxi) anticolinérgicos, por exemplo diciclomina e hiosciamina;
(xxii) taxativos, por exemplo Trifyba®, Fybogel®, Konsil®, Isogel®, Regulan®, Celevac® e Normacol®;
(xxiii) produtos de fibra, por exemplo Metamucil®;
(xxiv) antispasmódicos, por exemplo: mebeverina;
(xxv) antagonistas de dopamina, por exemplo metoclopramida, domperidona e levosulpirida;
(xxvi) colinérgicos, por exemplo neostigmina (xxvii) inibidor da AChE: galantamina, metrifonato, rivastigmina, itoprido e donepezil;
(xxviii) antagonistas de taquicinina (NK), em particular antagonistas de NK-3, NK-2 e NK-1 por exemplo nepadutant, saredutant, talnetant, (aR,9R)-7-[3,5-bis(trifluorometil)benzil]-8,9,10,11-tetrahidro-9-metil-5-(4-metilfenil)-7H-[1,4]diazocino[2,1 -g][1,7]naftiridina-6-13-díona (TAK-637), 5-[[(2R, 3S)-2-[(1R)-1-[3,5-bis(trifluorometil)fenil]etóxi-3-(4-fluorofenil)-4-morfolinil]metil]-1,2-dihidro-3H-1,2,4-triazol-3-ona (MK-869), lanepitant, dapitant e 3-[[2metóxi-5-(trifluorometóxi)fenil]metilamino]-2-fenil-piperidina (2S,3S).
Método para avaliar as atividades biológicas:
As afinidades de ligação ao receptor 5-HT4 dos compostos desta invenção são determinadas pelos procedimentos seguintes.
Preparação da Membrana
Foram fornecidas cabeças de porco por um matadouro público. Dissecou-se os tecidos estriados, pesou-se e homogeneizou-se em 15 volumes de HEPES 50 mM gelado (pH 7,5) em um homogeneizador Polytron (30 s à velocidade máxima). Centrifugou-se a suspensão a 48.000 g e 4 °C durante 15 min. Ressuspendeu-se o pélete resultante em um volume apropriado de HEPES 50 mM gelado, distribui-se em alíquotas e conservou-se a -80 °C até utilização.
Foram igualmente fornecidas cabeças de bovinos por um matadouro público. Dissecou-se os tecidos estriados, pesou-se e homogeneizouse em 20 volumes de Tris-HCI 50 mM gelado (pH 7,4) em um homogeneiza40
dor Polytron (30 s à velocidade máxima). Centrifugou-se a suspensão a 20.000 g e 4 °C durante 30 min. Ressuspendeu-se o pélete resultante em 15 volumes de Tris-HCl 50 mM gelado, homogeneizou-se e centrifugou-se novamente do mesmo modo. Ressuspendeu-se o pélete final em um volume apropriado de Tris-HCl 50 mM, distribui-se em alíquotas e conservou-se a 80 °C até utilização.
Retirou-se tecido do córtice cerebral de ratos Sprague-Dawley (SD) machos (Japan SLC), pesou-se e colocou-se em 10 volumes de TrisHCl 50 mM gelado (pH 7,5). Homogeneizou-se em um homogeneizador Polytron (30 s à velocidade máxima) e centrifugou-se subsequentemente a 48.000 g e 4°C durante 15 min. Ressuspendeu-se o pélete resultante em Tris-HCl 50 mM gelado, homogeneizou-se e centrifugou-se novamente do mesmo modo. Ressuspendeu-se o pélete final em um volume apropriado de Tris-HCl 50 mM, distribuiu-se em alíquotas e conservou-se a -80 °C até utilização.
As concentrações de proteínas dos tecidos homogeneizados foram determinadas pelo método de Bradford ou pelo método de proteína BCA (Pierce) com BSA como padrão.
Ensaios de ligação
As afinidades dos compostos para o 5-HT4 de suíno ou bovino e para os receptores 5-HT3 de ratos foram avaliadas utilizando ligandos específicos radiorrotulados, GR 113808 ([metil-3H]-1/7-indol-3-carboxilato de {1[2-(metilsulfonil)etil]-4-piperidinila}) e BRL 43694 (1-Metil-/V-(9-[metil-3H]-9azabiciclo[3.3.1]non-3-il)-1/7-indazol-3-caboxamida). Incubou-se os compostos com 25-100 pM de [3H]-GR 113808 (Amersham) e 0,6-1 mg de proteína das membranas esfriadas de porco ou bovino suspendida em um volume final de 0,8-1 ml de Tris-HCl 50 mM (pH 7,5). A ligação não-específica foi determinada com 5-HT 10-50 μΜ. A ligação de [3H]-BRL 43694 (NEN) 0,3 nM foi medida utilizando 400 pg de proteína das membranas corticais de rato suspendidas em um volume final de 500 μΙ de Tris-HCl 50 mM (pH 7,5). A ligação não-específica foi determinada com 5-HT 10 μΜ.
Incubou-se as placas à temperatura ambiente em um agitador de placas durante 30 min. Parou-se os ensaios por filtração rápida utilizando um coletor de células Brandell através de filtros Wallac-B pré-enxaguados em poli(etilenimina) a 0,2% a 4 °C durante 60-90 min. Lavou-se os filtros três vezes com 1 ml de HEPES 50 mM gelado, e secou-se em um microondas ou à temperatura ambiente. Colocou-se dentro de uma bolsa e aqueceu-se com agente de cintilação meltilex (Wallac) ou mergulhou-se em BetapíateScint (Wallac). A radioatividade ligada ao receptor foi quantificada utilizando um contador Big-spot, contador Betaplate (Wallac) ou contador LS (Packard). Ligação ao 5-HT4 humano (1)
Preparou-se células HEK293 transfectadas com 5-HT4(d) humano e multiplicou-se no laboratório. Suspendeu-se as células recolhidas em HEPES 50 mM (pH 7,4 a 4 °C) fortificadas com um cocktail inibidor de protease (Boehringer, diluição 1:1000) e homogeneizou-se utilizando um disruptor Polytron PT 1200 manual ajustado à velocidade máxima durante 30 s sobre gelo. Centrifugou-se os homogenatos a 40.000 χ g a 4 °C durante 30 min. Ressuspendeu-se em seguida os péletes em HEPES 50 mM (pH 7,4 a 4 °C) e centrifugou-se mais uma vez do mesmo modo. Ressuspendeu-se os péletes finais em um volume apropriado de HEPES 50 mM (pH 7,4 a 25 °C), homogeneizou-se, distribuiu-se em alíquotas e conservou-se a -30 °C até utilização. Utilizou-se uma alíquota das frações da membrana para determinação da concentração de proteína utilizando o kit de ensaio de proteína BCA (PIERCE) e 0 leitor de placas ARVOsx (Wallac).
Para experiências de ligação, incubou-se 25 μΙ dos compostos de teste com 25 μΙ de [3H]-GR113308 (Amersham, final 0,2 nM) e 150 μΙ de soluções de suspensão de homogenato de membrana e pérolas WGA-SPA (Amersham) (10 pg de proteína e 1 mg de pérolas de SPA/cavidade) durante 60 minutos à temperatura ambiente. A ligação não-específica foi determinada com GR113808 1 μΜ (Tocris) à concentração final. A incubação foi terminada por centrifugação a 1000 rpm. A radioatividade ligada ao receptor foi quantificada por contagem com um contador de placas MicroBeta (Wallac).
Todos os compostos preparados nos exemplos de trabalho descritos abaixo foram avaliados por este método, e eles apresentaram valores de Kj desde 0,3 nM até 30 nM relativamente à inibição da ligação ao receptor 5-HT4.
Ligação de 5-HT4 Humano (2)
Células HEK293 transfectadas com 5-HT4(d) humano foram preparadas e multiplicadas no laboratório. Suspendeu-se as células colhidas em tampão Tris 50 mM (pH 7,4 a 4 °C) fortificado com um cocktail inibidor da protease (Boehringer, diluição a 1:1000) e homogeneizou-se utilizando um disruptor Polytron PT 1200 manual ajustado à velocidade máxima durante 30 s sobre gelo. Centrifugou-se os tecidos homogeneizados a 40.000 χ g a 4 °C durante 10 min. Ressuspendeu-se em seguida os sedimentos em tampão Tris 50 mM (pH 7,4 a 4 °C) e centrifugou-se mais uma vez do mesmo modo. Ressuspendeu-se os sedimentos finais em um volume apropriado de tampão Tris 50 mM (pH 7,4 a 25 °C) contendo MgCI2 10 mM, homogeneizou-se, distribuiu-se em alíquotas e conservou-se a -80 °C até utilização. Utilizou-se uma alíquota das frações da membrana para determinação da concentração de proteína utilizando o estojo de doseamento de proteína BCA (PIERCE) e o leitor de placas ARVOsx (Wallac).
Para experiências de ligação, incubou-se 50 μΙ dos compostos de ensaio com 50 μΙ of [3H]5-HT (Amersham, final 8,0 nM) e 400 μΙ de homogenato de membrana (300 μg proteína/tubo) durante 60 minutos à temperatura ambiente. A ligação não-específica foi determinada com GR113808 50 μΜ (Tocris) à concentração final. Todas as incubações foram terminadas por filtração rápida sob vácuo sobre filtros de fibra de vidro enxaguados em PEI a 0,2% utilizando um coletor BRANDEL seguida de três lavagens com tampão Tris 50 mM (pH 7,4 a 25 °C). A radioatividade ligada ao receptor foi quantificada por contagem de cintilação líquida utilizando um contador Packard LS.
Todos os compostos dos Exemplos apresentaram afinidade para o receptor 5-HT4.
Ensaio Funcional:
A presença de receptores de 5-HT4 no esôfago de rato e a capacidade para demonstrar agonismo parcial no preparado TMM são descri43
tas na literatura (Ver G. S. Baxter et al. Naunyn-Schmiedeberg's Arch Pharmacol (1991) 343: 439-446; M. Yukiko et al. JPET (1997) 283: 1000-1008; e J. J. Reeves et al. Br. J. Pharmacol. (1991) 103: 1067-1072). Mais especificamente, a atividade agonista parcial pode ser medida segundo os procedimentos seguintes.
Rato SD machos (Charles River) com 250-350 g de peso foram atordoadas e depois mortos por deslocação cervical. Dissecou-se o esôfago desde a posição proximal ao estômago (incluindo um pedaço do estômago para marcar a extremidade distai) até ao nível da traquéia e colocou-se em seguida em solução de Krebs fresca.
Retirou-se a camada de músculo-esquelético externa de uma única vez descamando-o da camada subjacente de músculo liso utilizando pinças (direção do estômago para a traquéia). O tubo interno remanescente de músculo liso é conhecido como TMM. Este foi cortado até 2 cm da extremidade original do lado do estômago e rejeitou-se o restante.
Os TMM foram montados como tubos completamente 'abertos' em orientação longitudinal em banhos de órgão de 5 ml com solução de Krebs morna (32 °C) arejada. Colocou-se os tecidos sob uma tensão inicial de 750 mg e deixou-se equilibrar durante 60 minutos. Aplicou-se novamente tensão nos tecidos duas vezes em intervalos de 15 minutos durante o período de equilíbrio. A vazão da bomba foi ajustada a 2 ml/min durante este período de tempo.
Após equilíbrio, a bomba foi desligada. Os tecidos foram expostos a carbachol 1 μΜ e contraíram e atingiram um estado estacionário contrátil em 15 minutos. Submeteu-se em seguida os tecidos a 5-HT 1 μΜ (isto foi para condicionar os tecidos). Os tecidos relaxaram em resposta ao 5-HT de modo relativa mente rápido - em 1 minuto. Assim que ocorreu a relaxação máxima e foi efetuada a medição, os tecidos foram lavados à velocidade máxima (66 ml/min) durante pelo menos 1 minuto e até terem retomado a linha de base original (pré-carbachol e 5-HT) (habitualmente, a linha de base cai abaixo da original após o equilíbrio inicial). A vazão da bomba foi reduzida para 2 ml/min e os tecidos deixados em repouso durante 60 minutos.
Construiu-se uma curva concentração cumuiativa-efeito (CEC) para o 5-HT ao longo da faixa 0,1 nM até 1 μΜ, em incrementos de unidades semilogarítmicas (curva 1 do 5-HT na análise de dados). O tempo de contato entre doses foi de 3 minutos ou até se obter o estado estacionário. Os tecidos responderam mais rapidamente à medida que aumenta a concentração de 5-HT no banho. No final da curva, lavaram-se os tecidos (à velocidade máxima) o mais cedo possível para evitar a dessensibilização dos receptores. A velocidade da bomba foi diminuída para 2 ml/min e deixaram-se os tecidos em repouso durante 60 minutos.
Realizou-se um segundo CEC - quer para o 5-HT (para tecidos de controle no tempo), um outro agonista de 5-HT4 (padrão) ou um composto de teste (curva 2 na análise de dados). O tempo de contato foi alterado para outros agonistas de 5-HT4 e compostos de teste e foi ajustado de acordo com a resposta individual do tecido a cada agente específico. Nos tecidos expostos a um composto de teste, adicionou-se uma concentração elevada (1 μΜ) de um antagonista de 5-HT4 (SB 203.186: Éster de 2-(1 -piperidinil)etifa do ácido 1H-indol-3-carboxílico, Tocris) ao banho após a última concentração do composto de teste. Este tratamento destinou-se a verificar se qualquer relaxação induzida por agonista (se presente) poderia ser invertida. A reiaxação induzida por 5-HT invertida pelo SB 203.186, restabeleceu o grau original de tonicidade do tecido induzido pelo carbachol.
A atividade agonista dos compostos de teste foi confirmada préincubando tecidos com 100 nM de antagonista padrão de 5HT4 tal como SB 203.186. O SB 203.186 foi adicionado ao banho 5 minutos antes da adição de carbachol antes da curva 2. Os tecidos têm de ser 'emparelhados' para a análise de dados, isto é, o composto de teste na ausência de SB 203.186 em um tecido foi comparado com o composto de ensaio na presença de SB 203.186 em um tecido separado. Não foi possível traçar uma curva 3 isto é curva 1 de 5-HT, seguida da curva 2 do composto de teste (-SB 203.186), seguida da curva 3 do composto de teste (+SB 203.186).
Aumento de cAMP induzido por agonista em células HEK293 transfectadas com 5-HTzi/rn humano
Células HEK293 transfectadas com 5-HT4(d) humano foram produzidas no laboratório. Multiplicou-se as células a 37 °C e 5% de CO2 em DMEM suplementado com 10% de FCS, HEPES 20 mM (pH 7,4), 200 pg/ml de higromiciona B (Gibco), 100 unidades/ml de penicilina e 100 pg/ml de estreptomicina.
Multiplicou-se as células até 60-80% de confluência. No dia anterior ao tratamento com compostos o FCS (Gibco) normal foi substituído por dialisado e incubou-se as células de um dia para o outro.
Preparou-se os compostos em placas de 96 cavidades (12,5 μΙ/cavidade). Colheu-se as células com PBS/EDTA 1 mM, centrifugou-se e lavou-se com PBS. No início do ensaio, ressuspendeu-se o pélete celular em DMEM suplementado com HEPES 20 mM, pargilina 10 μΜ (Sigma) e 3isobutil-1-metilxantina 1 mM (Sigma) à concentração de 1,6 χ 105 células/ml e deixou-se em repouso durante 15 minutos à temperatura ambiente. Iniciouse a reação através da adição de células nas placas (12,5 μΙ/cavidade). Após incubação durante 15 minutos à temperatura ambiente, adicionou-se 1% de Triton X-100 para parar a reação (25 μΙ/cavidade) e deixaram-se as placas durante 30 minutos à temperatura ambiente. A deteção de cAMP com base na fluorescência homogênea resolvida no tempo (Schering) foi efetuada segundo as instruções do fabricante. Utilizou-se um contador multimarcadores ARVOsx (Wallac) para medir a HTRF (excitação 320 nm, emissão 665 nm/620 nm, tempo de atraso 50 ps, janela de tempo 400 ps).
Os dados foram analisados com base na proporção de intensidade de fluorescência de cada cavidade a 620 nm e 665 nm seguido de quantificação de cAMP utilizando uma curva de calibração de cAMP. O melhoramento da produção de cAMP provocado por cada composto foi normalizado à quantidade de cAMP produzida por 1000 nM de serotonina (Sigma).
Todos os compostos dos Exemplos apresentaram atividade agonista do receptor de 5-HT4.
Ligação de dofetilida humana
Prepararam-se e multiplicaram-se, no laboratório, células HEK293S transfectadas com HERG humano. Suspenderam-se as células colhidas em Tris-HCl 50 mM (pH 7,4 a 4 °C) e homogeneizaram-se utilizando um disruptor Polytron PT 1200 manual ajustado à potência máxima durante 20s sobre gelo. Centrifugaram-se os homogenatos a 48.000 χ g a 4 °C durante 20 min. Ressuspenderam-se em seguida os péletes, homogeneizaram-se e centrifugaram-se mais uma vez da mesma maneira. Ressuspenderam-se os péletes finais em um volume apropriado de Tris-HCl 50 mM, KCI 10 mM, MgCI2 1 mM (pH 7,4 a 4°C), homogeneizaram-se, distribuiram-se em alíquotas e conservaram-se a -80 °C até utilização. Utilizou-se uma alíquota das frações de membrana para determinação da concentração de proteína utilizando o kit de ensaio de proteína BCA(PIERCE) e um leitor de placas ARVOsx (Wallac).
Os ensaios de ligação foram realizados em um volume total de 200 μΙ em placas de 96 cavidades. Incubaram-se vinte μΐ de compostos de teste com 20 μΙ de [3H]-dofetilida (Amersham, final 5 nM) e 160 μΙ de homogenato de membrana (25 μ9 de proteína) durante 60 minutos à temperatura ambiente. A ligação não-específica foi determinada com dofetilida 10 μΜ à concentração final. A incubação foi concluída por filtração rápida sob vácuo através de um filtro GF/B Betaplate pré-enxaguado a 0,5% utilizando um coletor de células Skatron com Tris-HCl 50 mM, KCI 10 mM, MgCI2 1 mM, pH 7,4 a 4 °C. Secaram-se os filtros, colocaram-se em bolsas de amostra e encharam-se com Betaplate Scint. A radioatividade ligada ao filtro foi submetida a contagem com um contador Wallac Betaplate.
Ensaio de Iherg
Utilizaram-se células HEK293 que expressam de modo estável o canal de potássio HERG para estudo eletrofisiológico. A metodologia para transfecção estável deste canal em células HEK pode ser encontrada em algum lugar (Z. Zhou et al., 1998, Btophysical journal, 74, pp. 230-241). Antes do dia da experiência, colheram-se as células dos frascos de cultura e aplicou-se sobre lamelas em vidro em um meio MEM padrão com 10% de FCS. Armazenou-se as células aplicadas em uma incubadora a 37 °C mantida em uma atmosfera de 95% de O2/5% de CO2. As células foram estudadas entre 15-28 horas após colheita.

As correntes do HERG foram estudadas utilizando técnicas de patch-clamp no modo de células inteiras. Durante a experiência as células foram resfriadas com uma solução externa padrão da seguinte composição (mM); NaCI, 130; KCI, 4; CaCI2, 2; MgCI2, 1; Glicose, 10; HEPES, 5; pH 7,4 com NaOH. Fazem-se registros da célula inteira utilizando um amplificador de patch-clamp e pipetas de conexão que têm uma resistência de 1-3 MOhm quando cheias com a solução interna padrão com a seguinte composição (mM); KCI, 130; MgATP, 5; MgCI2, 1,0; HEPES, 10; EGTA 5, pH 7,2 com KOH. Apenas as células com resistências de acesso inferiores a 15 ΜΩ e resistências de fecho >1 GQ foram aceitas para experiências adicionais. Aplicou-se compensação de resistências em série até um máximo de 80%. Não foi feita subtração de fuga. No entanto, a resistência de acesso aceitável depende do tamanho das correntes registradas e do nível de compensação de resistências em série que podem ser utilizadas com segurança. Depois de se ter conseguido a configuração de célula inteira e suficiente para díãlise celular com a solução da pipeta (>5 min), aplicou-se um protocolo de tensão padrão à célula para suscitar correntes na membrana. O protocolo de voltagem é como se segue. A membrana foi despolarizada desde um potencial de conservação de -80 mV até +20 mV durante 1000 EM. Esta foi seguida de uma rampa de tensão descendente (velocidade 0,5 mV EM1) de novo até ao potencial de conservação. O protocolo de tensão foi aplicado continuamente a uma célula ao longo da experiência todos os 4 segundos (0,25 Hz). Mediu-se a amplitude da corrente máxima viabilizada em torno de -40 mV durante a rampa. Uma vez obtidas respostas de corrente induzida estáveis na solução externa, aplicou-se veículo (0,5% de DMSO na solução externa padrão) durante 10-20 min por uma bomba peristáltica. Desde que houvessem alterações mínimas na amplitude da resposta de corrente induzida no estado de veículo de controle, aplicou-se o composto de teste de 0,3, 1,3 ou 10 μΜ durante um período de 10 min. O período de 10 min incluiu o tempo durante o qual a solução de abastecimento estava a passar através do tubo desde o reservatório da solução até a câmara de registro através da bomba. O tempo de exposição das células à solução do composto foi

maior do que 5 min depois da concentração de droga na cavidade da câmara ter atingido a concentração tentativa. Existe reversibilidade. Finalmente, as células foram expostas à dose elevada de dofetilida (5 μΜ), um bloqueante específico de IKr, para avaliar a corrente endógena insensível.
Todas as experiências foram realizadas à temperatura ambiente (23 + 1 °C). As correntes de membrana induzidas foram registradas em tempo real em um computador, filtradas a 500-1 KHz (Bessel -3 dB) e amostradas a 1-2 KHz utilizando o amplificador de patch-clamp e um software de análise de dados específico. A amplitude da corrente máxima, que ocorreu a cerca de -40 mV, foi medida autonomamente no computador.
Calculou-se a média aritmética dos dez valores de amplitude nas condições de controle e na presença de droga. A percentagem de diminuição da In em cada experiência foi obtida pelo valor de corrente normalizada utilizando a fórmula seguinte: In=(1-Id/Ic)x100, em que lD θ o valor de corrente média na presença de droga e lc é o valor de corrente média nas condições de controle. Foram realizadas experiências separadas para cada concentração de droga ou controle de tempo sincronizado, e a média aritmética em cada experiência é definida como o resultado do estudo.
Semivida em microssomas de fígado humano (HLM)
Incubaram-se os compostos de ensaio (1 μΜ) com MgCfe 3,3 mM e 0,78 mg/ml de HLM (HL101) em tampão de fosfato de potássio 100 mM (pH 7,4) a 37°C em uma placa de 96 cavidades profundas. Dividiu-se a mistura reacional em dois grupos, um grupo sem P450 e um grupo com P450. O NADPH foi adicionado apenas à mistura reacional do grupo com P450. Colheu-se uma alíquota de amostras do grupo com P450 aos pontos no tempo 0, 10, 30 e 60 min, em que o ponto no tempo 0 min indicou o momento em que se adicionou NADPH à mistura reacional do grupo com P450. Colheu-se uma alíquota de amostras do grupo sem P450 aos pontos no tempo -10 e 65 min. Extrairam-se as alíquotas colhidas com solução de acetonitrila contendo um padrão interno. A proteína precipitada foi depositada por centrifugação (2000 rpm, 15 min). A concentração do composto no sobrenadante foi medida pelo sistema de LC/EM/EM.
O tempo de semivida foi obtido representando o logaritmo natural da razão das áreas dos picos dos compostos/padrão interno em função do tempo. O declive da linha com melhor ajuste aos pontos fornece a velocidade de metabolismo (k). Esta foi convertida em um valor de semivida utilizando as seguintes equações:
Semivida = In 2/k
Método do modelo de esvaziamento gástrico em ratos:
Os efeitos dos compostos no esvaziamento gástrico em ratos foram examinados pelo método modificado de D. A. Droppleman et al. (J. Pharmacol. Methods 4, 227-230 (1980)). A refeição de ensaio, refeição calórica não-gorda, foi preparada segundo o método de S. Ueki et al Arzneim.Forsch./Drug Res. 49 (II), 618-625 (1999)). Ratos IGS-SD (macho, 7 semanas, 230-270 g) foram adquiridos de Charles River Japan (Atsugi). Estes ratos forma utilizados nas experiências após uma semana de aclimatização. Nas experiências, os ratos foram mantidos em jejum durante 15 horas antes das experiências, com acesso livre a água. Quarenta e cinco minutos antes do começo da experiência, retirou-se a água da gaiola para impedir que os ratos ingerissem água. Cinco minutos antes da administração da refeição de ensaio, administrou-se aos ratos (n=8-10) compostos de teste, cisaprida ou veículo através de uma via apropriada em um volume de 0,1 ml por 100 g de peso corporal. Utilizou-se cisaprida (3 mg/kg) como um controle positivo para a experiência. Deu-se aos ratos 3 ml da refeição de ensaio por sonda esofágica e recolocou-se nas gaiolas. Trinta minutos depois da administração da refeição, os ratos foram selecionados por exposição a CO2. Após uma laparotomia na linha central, o estômago é ligado no esfíncter esofágico inferior (LES) e no piloro. Em seguida retirou-se 0 estômago e pesou-se (A). Depois de se ter aberto e lavado o estômago com solução salina a 0,9%, absorveuse a superfície com o tecido para eliminar qualquer excesso de líquido e pesou-se novamente (B). Depois de eliminar os ratos que tinham comido fezes ou originado perdas artificiais, calculou-se a velocidade de esvaziamento gástrico para cada um dos animais pela fórmula:
Velocidade GE (%)=(A-B)/peso da refeição de ensaio.
Motilidade gástrica em cães conscientes:
A intervenção cirúrgica em cães foi realizada pelo método modificado de Z. Itoh et al. (Gastroenterol. Jpn., 12, 275-283 (1977)). Os efeitos dos compostos de teste na mobilidade gástrica em cães foram examinados pelo método modificado de N. Toshida et al. (J. Pharmacol. Exp/Ther., 257, 781-787(1991)).
Uma avaliação em jejum: Os animais foram implantados cronicamente com um transdutor de esforço no corpo gástrico e mantidos em jejum de um dia para o outro antes da experiência. A mobilidade gástrica foi continuamente registrada por um sistema de telemetria durante 8 h após administração do composto. Para quantificar a alteração na mobilidade gastrointestinal, determinou-se o índice motor como a área sob as curvas de contração durante cada período de 2 h dividida pela altura do pico de contração migratória interdigestiva.
Uma avaliação no estado pós-prandial: Os animais foram cronicamente implantados com um transdutor de esforço no corpo gástrico e mantidos em jejum de um dia para o outro antes da experiência. A mobilidade pós-prandial foi induzida fornecendo uma refeição sólida (100 gramas) e o composto foi administrado 2 h depois. A mobilidade gástrica foi continuamente registrada por um sistema de telemetria durante 8 h após administração do composto. Determinou-se o índice motor para quantificar a alteração na mobilidade gastrointestinal como a área sob as curvas de contração durante cada período de 1 h dividida pelas áreas sob as curvas de contração durante 1 h antes da administração do composto.
Os compostos de fórmula (I) desta invenção podem ser administrados a mamíferos pela via oral, parentérica ou tópica. De uma maneira geral, estes compostos são de modo muito desejado administrados a seres humanos em doses que variam de 0,3 mg até 750 mg por dia, preferencialmente de 10 mg até 500 mg por dia, embora ocorram necessariamente variações dependendo do peso e condição do indivíduo a ser tratado, do estado doentio a ser tratado e da via de administração específica escolhida. No entanto, por exemplo, é utilizado, de um modo muito desejado, um nível de
dosagem que está na faixa de 0,06 mg até 2 mg por kg de peso corporal por dia para tratamento da inflamação.
Os compostos da presente invenção podem ser administrados sozinhos ou associados a veículos ou diluentes farmaceuticamente aceitáveis por qualquer uma das vias anteriormente indicadas e essa administração pode ser realizada em uma única ou em várias doses. Mais particularmente, os novos agentes terapêuticos da invenção podem ser administrados em uma grande variedade de formas de dosagem diferentes, isto é, podem ser combinados com vários veículos inertes farmaceuticamente aceitáveis na forma de comprimidos, cápsulas, pastilhas, drágeas, rebuçados, pós, composições para pulverização, cremes, unguentos, supositórios, geléias, géis, pastas, loções, pomadas, suspensões aquosas, soluções injetáveis, elixires, xaropes e similares. Estes veículos incluem diluentes ou enchimentos sólidos, meios aquosos estéreis e vários solventes orgânicos nãotoxicos, etc. Além do mais, as composições composições orais podem ser adequadamente edulcoradas e/ou aromatizadas. De uma maneira geral, os compostos terapeuticamente eficazes desta invenção estão presentes nessas formas de dosagem a níveis de concentração que variam de 5% até 70% em peso, preferencialmente 10% até 50% em peso.
Para administração oral, pode utilizar-se comprimidos contendo vários excipientes tais como celulose microcristalina, citrato de sódio, carbonato de cálcio, fosfato de dipotássio e glicina conjuntamente com vários desintegrantes tais como amido e preferencialmente amido de milho, batata ou tapioca, ácido algínico e determinados silicatos complexos, em conjunto com aglutinantes de granulação como polivinilpirrolidona, sacarose, gelatina e goma arábica. Adicional mente são freqüentemente muito úteis lubrificantes tais como estearato de magnésio, laurilsulfato de sódio e talco para efeitos de transformação em comprimidos. As composições sólidas de um tipo similar também podem ser utilizadas como enchimentos em cápsulas de gelatina; os materiais preferidos para este respeito incluem lactose ou açúcar de leite bem como polietilenoglicóis de elevado peso molecular. Quando são desejadas suspensões aquosas e/ou elixires para administração oral, o in52 grediente ativo pode ser combinado com vários agentes edulcorantes ou aromatizantes, matérias colorantes ou corantes e, se assim desejado, emulsionantes e/ou agentes de suspensão bem como em conjunto com diluentes tais como água, etanol, propilenoglicol, glicerina e várias combinações similares destes.
Para administração parentérica pode utilizar-se soluções de um composto da presente invenção quer em óleo de sésamo ou amendoim ou em propilenoglicol aquoso. As soluções aquosas deveríam ser adequadamente tamponadas (preferencialmente pH>8) se necessário e o diluente líquido tornado primeiramente isotônico. Estas soluções aquosas são adequadas para efeitos de injeção intravenosa. As soluções oleosas são adequadas para efeitos de injeção intra-articular, intramuscular e subcutânea. A preparação de todas estas soluções sob condições estéreis é facilmente conseguida por técnicas farmacêuticas padrão bem-conhecidas dos versados na técnica. Adicionalmente, também se pode administrar os compostos da presente invenção por via tópica quando se tratam condições inflamatórias da pele e isto pode ser preferencialmente efetuado através de cremes, geléias, géis, pastas, pomadas e similares, de acordo com a prática farmacêutica padrão.
Exemplos
A invenção é ilustrada nos seguintes exemplos não-restritivos nos quais, a menos que indicado de outro modo: todas as operações foram realizadas à temperatura da sala ou ambiente, isto é, na faixa de 18-25 °C; a evaporação do solvente foi realizada utilizando um evaporador rotativo sob pressão reduzida com uma temperatura de banho de até 60 °C; as reações foram seguidas por cromatografia em camada fina (tlc) e os tempos reacionais são dados apenas para efeitos ilustrativos; os pontos de fusão (p.f.) dados não estão corrigidos (polimorfismo pode originar pontos de fusão diferentes); a estrutura e pureza de todos os compostos isolados foram asseguradas por, pelo menos uma, das técnicas seguintes: TLC (placas de TLC pré-revestidas com sílica-gel 60 F254 da Merck ou placas de HPTLC prérevestidas com NH2 F254 da Merck), espectrometria de massa, ressonância ΐΐλ magnética nuclear (RMN), espectro de absorção no infravermelho (IV), microanálise ou padrão de difração de raios X em pó (PxRD). Os rendimentos são dados apenas para fins ilustrativos. A cromatografia em coluna instantânea foi realizada utilizando sílica-gel 60 (230-400 mesh da ASTM) da Merck ou Chromatorex® DU3050 (Tipo amina, 3050 pm) da Fuji Silysia. Os dados de espectrometria de massa de baixa resolução (El) foram obtidos em um espectrômetro de massa Integrity (Waters) ou em um espectrômetro de massa Automass 120 (JEOL). Os dados de espectrometria de massa de baixa resolução (ESI) foram obtidos em um espectrômetro de massa ZMD2 (Waters) ou em um espectrômetro de massa Quattro II (Micromass). Os dados de RMN foram determinados a 270 MHz (espectrômetro JEOL JNM-LA 270) ou 300 MHz (JEOL JNM-LA300) utilizando clorofórmio deuterado (99,8% de D) ou dimetilsulfóxido (99,9% de D) como solvente a menos que indicado de outro modo, relativamente ao tetrametilsilano (TMS) como padrão interno em partes por milhão (ppm); as abreviaturas convencionais utilizadas são: s = singleto, d = dupleto, t = tripleto, q = quarteto, m = multipleto, l = largo, etc. Os espectros de IV foram medidos por um espectrômetro de infravermelho Shimazu (IR-470). As rotações óticas foram medidas utilizando um polarímetro digital JASCO DIP-370 (Japan Spectroscopic CO, Ltd.). O padrão de PXRD foi determinado utilizando um difratômetro de raios X Rigaku RINT-TTR equipado com um amostrador automático, um goniômetro de 2 teta, fendas de divergência de feixe, um monocromador secundário e um contador de cintilação. A amostra foi preparada para análise empacotando o pó em um suporte de amostras em alumínio. O espécimen foi rodado a 60,00 rpm e varrido a 4°/min. Os símbolos químicos têm os seus significados habituais; p.e. (ponto de ebulição), p.f. (ponto de fusão), I (litro(s)), ml (mililitro(s)), g (grama), mg (miligrama), mol (moles), mmol (milimoles), eq. (equivafente(s)).
EXEMPLO 1:
Cloridrato de Λ/-({1 -í(4-hídroxitetrahidro-2Ay-piran-4-il)metinpiperidin-4-ii}metib-S-isopropil^-oxo^.e-dihidro-IH-benzimidazoi-l-carboxamida
OH
HCI
Etapa 1. ({1-í(4-Hidroxitetrahidro-2/7-piran-4-il)metillpiperidin-4-il}metil)carbamato de ferc-butila
BocHN
BocHN
A uma solução, mantida sob agitação, de (piperidin-4ilmetil)carbamato de ferc-butila (22,3 g, 104 mmoles) em metanol adicionouse 1,6-dioxaespiro[2.5]octano (14,2 g, 124 mmoles, Satyamurthy, Nagichettiar et al., Phosphorus Sulfur, 1984, 19, 113) à temperatura ambiente.
Em seguida, aqueceu-se a mistura a 60 °C durante 4 h. Eliminou-se os componentes voláteis por evaporação e precipitou-se o óleo viscoso resultante com uma mistura de hexano e éter dietílico. Coletou-se o precipitado por filtração e recristalizou-se com uma mistura de hexano e 2-propanol para dar o composto do título 14,2 g (42%) como um pó incolor.
EM (ESI) m/z: 329 (M+H+). p.f.: 104 °C.
RMN de 1H (CDCIS) 8: 1,23-1,31 (2H, m), 1,44 (9H, s), 1,51-1,69 (8H, m), 2,27-2,38 (4H, m), 2,83-2,88 (2H, m), 3,00 (2H, t, J= 6,2 Hz), 3,703,85 (4H, m).
Anal. Calculada para C17H32N2O4: C, 62,17; H, 9,82; N, 8,53. Encontrado: C, 62,07; H, 9,92; N, 8,58.
Etapa 2. 4-{í4-(Aminometil)piperidin-1 -inmetil}tetrahidro-2H-piran-4-ol “”XsX? ' -“XiX?
OH
OH
A uma solução de ({1-[(4-hidroxitetrahidro-2H-piran-4il)metil]piperidin-4-il}metil)carbamato de ferc-butila (50,28 g, 153 mmoles) em metanol adicionou-se HCI a 4N em dioxano (200 mL, 800 mmoles) à temperatura ambiente. Após 4 h, eliminou-se os materiais voláteis por evaporação.
Precipitou-se o amorfo resultante com éter dietílico/metanol (5:1). Coletou-se o precipitado e adicionou-se gradualmente ao NaOH aq. 6N gelado (200 mL). Extraiu-se 4 vezes a mistura com diclorometano/metanol (10:1). Lavouse a fase orgânica reunida com salmoura, secou-se sobre MgSO4 e concentrou-se para dar 24,90 g (99%) do composto do título como um amorfo castanho pálido.
EM (ESI) m/z: 229 (M+H+).
RMN de 1H (CDCI3) δ: 1,19-1,28 (2H, m), 1,44-1,63 (8H, m),
1,65-1,71 (2H, m), 2,32 (2H, s), 2,35 (2H, t, J = 11,0 Hz), 2,57 (2H, d, J = 5,7 Hz), 2,85-2,90(2H, m), 3,70-3,81 (4H, m).
Etapa 3. /V-({1-f(4“Hidroxitetrahidro-2/7-piran-4-il)metinpiperidin-4-il}metil)-3isopropil-2-oxo-2,3-dihidro-1 H-benzimídazol-1 -carboxamida
H
N >=O
N
Λ •N
A uma mistura, mantida sob agitação, de 1 -isopropil-1,3-dihidro2/7-benzimidazol-2-ona (J. Med. Chem. 1999, 42, 2870-2880) (23,0 g, 130 mmoles) e trietilamina (54,6 mL, 392 mmol) em tetrahidrofurano (300 mL) adicionou-se gradualmente trifosgênio (38,8 g, 130 mmol) em tetrahidrofurano (200 mL) à temperatura ambiente. Em seguida, aqueceu-se a mistura a 80 °C durante 4 h. Depois de arrefecer, adicionou-se à mistura uma solução de 4-{[4-(aminometil)piperidin-1-il]metil}tetrahidro-2H-piran-4-ol (etapa 2 do Exemplo 1) (24,9 g, 109 mmoles) e trietilamina (45 mL, 109 mmoles) em tetrahidrofurano (500 mL). Em seguida, aqueceu-se a mistura a 80 °C durante 6 h. Depois de arrefecer, adicionou-se NaHCO3 aq saturado à mistura. Extraiu-se a mistura com acetato de etila (500 mLx4). Lavou-se os extratos com salmoura, secou-se sobre MgSO4 e concentrou-se. Submeteu-se o resíduo à cromatografia em uma coluna de aminopropil-sílica-gel eluindo com hexano/acetato de etila (3:1) para dar 31,3 g (67%) do composto do título como um sólido branco.
RMN de 1H (DMSO-cfe) δ 8,80 (1H, 11, J= 6,0 Hz), 8,06 (1H, m), 7,41 (1H, m), 7,19 (1H, dt, J= 1,5, 7,7 Hz), 7,12 (1H, dt, J= 1,3, 7,7 Hz), 4,64 (1H, septeto, J= 7,0 Hz), 4,08 (1H, s I), 3,68-3,44 (4H, m), 3,19 (2H, t,
J= 6,0 Hz), 2,89 (2H, m), 2,20 (2H, s I), 2,09 (2H, m), 1,68-1,10 (9H, m), 1,47 (6H,d, J = 7,0 Hz).
EM (ESI) m/z: 431 (M+H+).
Anal. Calculada para C23H34N4O4: C, 64,16; H, 7,96; N, 13,01. Encontrado: C, 64,13; H, 7,97; N, 12,99.
Etapa 4. Cloridrato de /V-({1-í(4-hidroxitetrahidro-2/-/-piran-4-il)metil1piperidin4-il}metil)-3-ísopropil-2-oxo-2,3-dihidro-1fí-benzímidazol-1-carboxamida
A uma solução, mantida sob agitação, de Λ/-({1-[(4hidroxitetrahidro-2/7-piran-4-il)metil]piperidin-4-il}metil)-3-isopropil-2-oxo-2,3dihidro-1/7-benzimidazol-1-carboxamida (27,0 g, 62 mmoles) em metanol (150 mL) adicionou-se HCI a 10%-metanol (100 mL) à temperatura ambiente. Depois de 30 min, eliminou-se os materiais voláteis por evaporação. Precipitou-se o amorfo resultante com etanol/éter dietílico. Recristalizou-se o precipitado de etanol/éter dietílico (1:1) para dar 26,5 g (90%) do composto do título como um pó incolor.
RMN de 1H (DMSO-de) δ: 1,49 (6H, d, J = 6,9 Hz), 1,50-1,70 (4H, m), 1,76-1,91 (5H, m), 3,00-3,12 (3H, m), 3,15-3,45 (3H, m), 3,60-3,70 (6H, m), 4,61-4,69 (1H, m), 5,46-5,49 (1H, m), 7,13 (1H, t, J= 7,8 Hz) 7,20 (1H, t, J= 7,8 Hz), 7,42 (1H, d, J= 7,9 Hz), 8,07 (1H, d, J= 8,0 Hz), 8,86 (1H, m), 9,61-9,81 (1H, m)
EM (ESI) m/z: 431 (M+H+).
Anal. Calculada para C23H35N4O4CI: C, 59,15; H, 7,55; N, 2,00. Encontrado: C, 58,81; H, 7,57; N, 11,85.
Abaixo é descrita uma via alternativa para sintetizar 4-{[4(aminometil)piperidin-1-il]metil}tetrahidro-2/7-piran-4-ol.
Etapa 1. ({1-r(4-Hidroxitetrahidro-2fí-piran-4-il)metillpiperidin-4-il}metil)carbamato de benzila ciA
OH
Agitou-se, à temperatura ambiente durante 20 h, uma mistura de (piperidin-4-ilmetil)carbamato de benzila (7,77 g, 31,3 mmoles, Bose, D. Su57 bhas et al., Tetrahedron Lett, 1990, 31, 6903) e 1,6-dioxa-espiro[2.5]octano (4,29 g, 37,6 mmoles, Satyamurthy, Nagichettiar et al., Phosphorus Sulfur, 1984, 19, 113) em metanol (93 mL). Em seguida aqueceu-se a mistura a refluxo durante 8 h. Depois de arrefecer até a temperatura ambiente, eliminou-se o solvente in vacuo. Submeteu-se o resíduo à cromatografia em uma coluna de sílica-gel eluindo com metanol/diclorometano (1:20) para dar 5,60 g (49%) do composto do título como um óleo incolor.
Etapa 2. 4-{|4-(Aminometil)piperidin-1 -il]metil}tetrahidro-2H-piran-4-ol
OH OH
Hidrogenou-se à temperatura ambiente durante 20 h uma mistura de ({1-[(4-hidroxitetrahidro-2H-piran-4-il)metil]piperidin-4-il}rnetil)carbamato de benzila (5,60 g, 15,5 mmoles, etapa 1) e paládio sobre carvão ativado (10% em peso, 1,20 g) em metanol (250 mL). Em seguida, filtrou-se a mistura através de um tampão de Celite e concentrou-se o filtrado in vacuo para dar 3,30 g (94%) do composto do título com o um óleo ligeiramente amarelo.
A seguir está uma outra via para sintetizar 4-{[4-(aminometil)piperidin-1-il]metil}tetrahidro-2H-piran-4-ol
Etapa 1. 1-[(4-hidroxitetrahidro-2H-piran-4-il)metil1piperidina-4-carboxamida
Agitou-se a 50 °C durante 30 min a mistura de iodeto de trimetilsulfoxônio (0,791 g, 3,52 mmoles) e NaOH aq 2N (1,76 mL, 3,52 mmolES) em acetonitrila (1.62 mL). Em seguida adicionou-se à mistura tetrahidro-4Hpiran-4-ona (0,324 g, 3,20 mmol) e agitou-se a mistura resultante a 50 °C durante 3 h. Adicionou-se NaCI aq. saturado (10 mL) à mistura reacional à temperatura ambiente e extraiu-se a camada orgânica com CH2CI2 (20 mL), secou-se sobre Na2SO4, filtrou-se e concentrou-se. Após remoção do solvente, adicionou-se MeOH (1,62 mL) e isonipecotamida (0,381 g, 2,88 mmoIES) ao resíduo, agitou-se a mistura a 75 °C durante 14 h sob N2. Concentrou-se a mistura reacional e recristalizou-se o resíduo de MeOH-acetonitrila para dar 0,484 g (2,00 mmoles) do composto do título como um sólido branCO. RMN de 1H (300 MHz, DMSO-de) δ 7,19 (s I, 1H), 6,69 (s I, 1H), 4,10 (s,
Η), 3,70-3,50 (m, 4Η), 2,95-2,85 (m, 2H), 2,20 (s, 2H), 2,15-1,85 (m, 3H), 1,65-1,50 (m, 6H), 1,40-1,25 (m, 2H).
Etapa 2. Tosilato de 4-{í4-(aminometil)piperidin-1-inmetil}tetrahidro-2H-piran4-ol
A uma suspensão, mantida sob agitação, de NaBH4 (0,505 g, 13,2 g) em éter dimetílico de trietilenoglicol (12,8 mL) adicionou-se a solução de 1 -[(4-hidroxitetrahidro-2H-piran-4-il)metit]piperidina-4-carboxamida (0,640 g, 2,64 mmoies) e AcOH (0,765 mL, 13,2 mmoles) em éter dimetílico de trietilenoglicol (3,2 mL) gota a gota a 80 °C sob N2. Desativou-se a mistura reacional com HCI aq 2N até o valor de pH ser <3, em seguida agitou-se a mistura reacional à temperatura ambiente durante 1 h. À mistura, adicionou-se CH2CI2 (30 mL) e NaOH aq. 2N até o valor de pH da camada aquosa ser >10. Extraiu-se a camada orgânica três vezes com CH2CI2 e secou-se a camada orgânica reunida sobre Na2SO4, filtrou-se e concentrou-se.
À solução residual (composto do título em éter dimetílico de trietilenoglicol) adicionou-se a solução de ácido p-toluenossulfônico monohidratado (0,408 g, 2,11 mmol) em MeOH (1,28 mL) a 60 °C, arrefeceu-se em seguida a mistura até a temperatura ambiente. Recolheu-se os sólidos que surgiram por sucção e lavou-se com hexano para dar o composto do título (0,340 g, 0,849 mmol) como um sólido branco.
RMN de 1H (300 MHz. DMSO-d6) δ 7,61 (s I, 2H), 7,55-7,40 (m, 2H), 7,15-7,05 (m, 2H), 4,11 (s I, 1H), 3,70-3,45 (m, 4H), 2,95-2,85 (m, 2H), 2,68 (d, J = 7,0, 2H), 2,29 (s, 3H), 2,22 (s, 2H), 2,07 (t, J = 11,0, 2H), 1,651,45 (m, 4H), 1,55-1,35 (m, 1H), 1,40-1,25 (m, 2H), 1,30-1,10 (m, 2H). EXEMPLO 2
Hemiedisilato de A/-({1-F(4-hidroxitetrahidro-2H-piran-4-il)metillpiperidin-4il}metil)-3-isopropil-2-oxo-2.3-dihidro-1/7-benzimidazol-1-carboxamida

Α uma solução, mantida sob agitação, de Λ/-({1 -[(4hidroxitetrahidro-2H-piran-4-il)metil]piperidin-4-il}metil)-3-isopropil-2-oxo-2,3dihidro-1/7-benztmidazol-1-carboxamida 1,51 g (3,51 mmoles) em acetato de etila (10 mL) e metanol (10 mL) adicionou-se uma solução de dihidrato do ácido 1,2-etanodissulfônico 397 mg (1,75 mmol) em metanol (5,0 mL) e agitou-se a suspensão resultante durante 5 h à temperatura ambiente. Filtrouse a mistura e secou-se a primeira colheita sob vácuo durante 5 h a 100 °C até dar 1,78 g de produto em bruto. Dissolveu-se 1,61 g do produto em bruto em metanol (20 mL) e adicionou-se acetato de etila (20 mL) à solução. Agitou-se a suspensão resultante durante 2 h à temperatura ambiente. Filtrouse a mistura e secou-se a colheita sob vácuo durante 4 h a 100 °C até dar o composto do título 1,13 g (61 %) como cristais incolores.
EM (ESI) m/z: 431 (M+H)+. p.f.: 233 °C
IV(KBr) v: 2866, 1738, 1683, 1558, 1373, 1217, 1028, 756 cm’1.
RMN de 1H (DMSO-d6) δ 8,96 (0.25H, s I), 8,85 (1H, 11, J= 6,0 Hz), 8,61 (0.75H, s I), 8,06 (1H, m), 7,43 (1H, m), 7,21 (1H, dt, J= 1,3, 7,7 Hz), 7,13 (1H, dt, J= 1,2, 7,7 Hz), 5,26 (1H, s I), 4,65 (1H, septeto, J= 7,0 Hz), 3,74-2,92 (12H, m), 2,64 (2H, s), 2,00-1,35 (9H, m), 1,47 (6H, d, J= 7,0 Hz).
Anal. Calculada para C23H34N4O4*0,5C2H6O6S2: C, 54,84; H, 7,09; N, 10,66; S, 6,10. Encontrado: C, 54,50; H, 7,24; N, 10,60; S, 6,08.
Ângulo padrão de PXRD (2-Teta°): 10,2, 11,9, 16,3, 17,3, 17,6,
21,8, 24,2.
EXEMPLO 3
Monooxalato de 3-isopropil-A/-{[1 -(2-morfolin-4-il-2-oxoetil)piperidin-4inmetil}-2-oxo-2,3-dihidro-1 /-/-benzimídazol-1 -carboxamida
Λ' HOOC-COOH
O composto do título foi preparado com o método semelhante mostrado na etapa 3 da Preparação 1 utilizando 4-(cloroacetil)morfolina (B.
G. Hazra; V. S. Pore; S. P. Maybhate, Org. Prep. Proced. Int., 1989, 21, 3558).
EM (ESI) m/z: 440 (M+H)+. p.f.: 194,2 °C
IV (KBr) v: 3443,2934,1765,1728,1686,1659,1612,1551 cm’1.
RMN de 1H (CDCI3) (base livre) δ: 9,00-8,88 (1H, m) 8,30-8,22 (1H, m), 7,23-7,12 (3H, m), 4,78-4,62 (1H, m), 3,66 (4H, s), 3,70-3,58 (4H, m), 3,32 (2K, t, J= 6,3 Hz), 3,15 (2H, s), 2,94-2,84 (2H, m), 2,14-2,01 (2H, m), 1,86-1,23 (5H, m), 1,56 (6H, d, J = 7,0 Hz).
RMN de 1H (DMSO-dg) (forma salina) δ: 8,92-8,80 (1H, m) 8,07 (1H, d, J= 7,7 Hz), 7,45 (1H, d, J= 7,5 Hz), 7,26-7,06 (2H, m), 4,76-4,56 (1H, m), 4,10-2,60 (18H, m), 1,90-1,40 (3H, m), 1,49 (6H, d, J = 6,9 Hz).
Anal. Calculada para C25H35N5O8: C, 56,27; H, 6,61; N, 13,13. Encontrado: C, 56,25; H, 6,82; N, 12,98.
EXEMPLO 4
Monooxalato de 3-isopropil-/V“{ri-(3-morfolin-4“il-3-oxopropil)piperidin-4il1metil}-2-oxo-2,3-dihidro-1 rt-benzimidazol-1 -carboxamida
HOOC-COOH
A uma mistura de 3-isopropil-2-oxo-/V-(piperidin-4-ilmetil)-2,3dihidro-1/7-benzimidazol-1 -carboxamida (150 mg, 0,474 mmol) e 4-(3-cloropropanoil)-morfolina (G. Mattalia,; C. Serafini; U. Bucciarelli, Farmaco, Ed. Sei., 1976, 31, 457-67) (300 mg, 1,185 mmol) em 4,7 ml de N,Ndimetilformamida adicionou-se trietilamina (0,23 ml, 1,659 mmol) e iodeto de sódio (178 ml, 1,185 mmol). Agitou-se a mistura reacional a 90 °C durante 6 dias. Concentrou-se em seguida a mistura reacional por evaporação. Diluiuse o resíduo com NaHCO3 aquoso 10 ml, extraiu-se três vezes com 30 ml de diclorometano. Secou-se o extrato reunido sobre MgSO4 e concentrou-se. A TLC preparativa (eluente: CH2CI2/metanol=10/1) proporcionou um óleo amorfo marrom 130 mg (60%). Dissolveu-se o amorfo (130 mg) em 3 ml de metanol e acidificou-se com uma solução de 24 mg de ácido oxálico em 2 ml de MeOH. Concentrou-se a mistura. A cristalização do resíduo resultante com AcOEt-EtOH proporcionou um produto amorfo branco 107 mg como o composto do título.
EM (ESI) m/z: 458 (M+H)+.
IV(KBr)v: 3443, 2941,1732, 1697, 1686, 1647, 1638,1558 cm’1.
RMN de 1H (CDCI3) (base livre) δ: 9,06-8,94 (1H, I) 8,24-8,19 (1H, m), 7,26-7,10 (3H, m), 4,76-4,64 (1H, m), 3,75-2,80 (10H, m), 2,60-1,30 (13H, m), 1,56 (6H, d, J=7,0 Hz).
RMN de 1H (CDCI3) (forma salina) δ: 9,10-9,00 (1H, m) 8,27-8,17 (1H, m), 7,33-7,12 (3H, m), 4,87-4,62 (1H, m), 3,78-2,65 (16H, m), 2,20-1,60 (7H, m), 1,56 (6H, d, J = 6,9 Hz).
Anal. Calculada para C26H37N5O8*0,9C2H2O4*1,3H2O: C, 51,21; H, 6,40; N, 10,74. Encontrado: C, 50,90; H, 6,26; N, 11,13.
EXEMPLO 5.
Monooxalato de 3-isopropil-/V-{í1 -(4-morfolin-4-il-4-oxobutil)piperídin-4inmetil}-2-oxo-2,3-dihidro-1 H-benzimid azo 1-1 -carboxamida
mostrado no exemplo 4 utilizando 4-(4-cloro-butiril)-morfolina (Schlesinger; Prill; B. G. Hazra; J. Amer. Chem. Soc., 1956, 78, 6123-6124).
EM (ESI) m/z: 472 (M+H)+.
IV(KBr) v: 3443, 1728, 1686, 1647-1616, 1551 cm'1.
RMN de 1H (CDCI3) (base livre) δ: 9,02-8,88 (1H, m) 8,31-8,20 (1H, m), 7,22-7,04 (3H, m), 4,80-4,60 (1H, m), 3,66-3,56 (8H, m), 3,40-3,22 (2H, m), 3,00-2,88 (2H, m), 2,50-2,30 (6H, m), 2,00-1,20 (7H, m), 1,57 (6H, d, J = 7,1 Hz).
RMN de 1H (DMSO-de) (forma salina) δ: 8,93-8,79 (1H, m) 8,07 (1H, d, J= 7,5 Hz), 7,44 (1H, d, J= 7,5 Hz), 7,27-7,08 (2H, m), 4,75-4,58 (1H, m), 4,47-2,30 (18H, m), 1,90-0,90 (7H, m), 1,49 (6H, d, J = 6,9 Hz).
Anal. Calculada para C27H39N5O8: C, 57,74; H, 7,00; N, 12,47.
Encontrado: C, 57,52; H, 7,03; N, 12,32.
EXEMPLO 6.
Cloridrato de Λ/-<{1 -í(frans-1 ;4-Dihidróxi-hexi[)metinpiperidin-4-il}metil)-3isopropil-2-oxo-2.3-dihidro-1 H-benzimidazol-1 -carboxamida
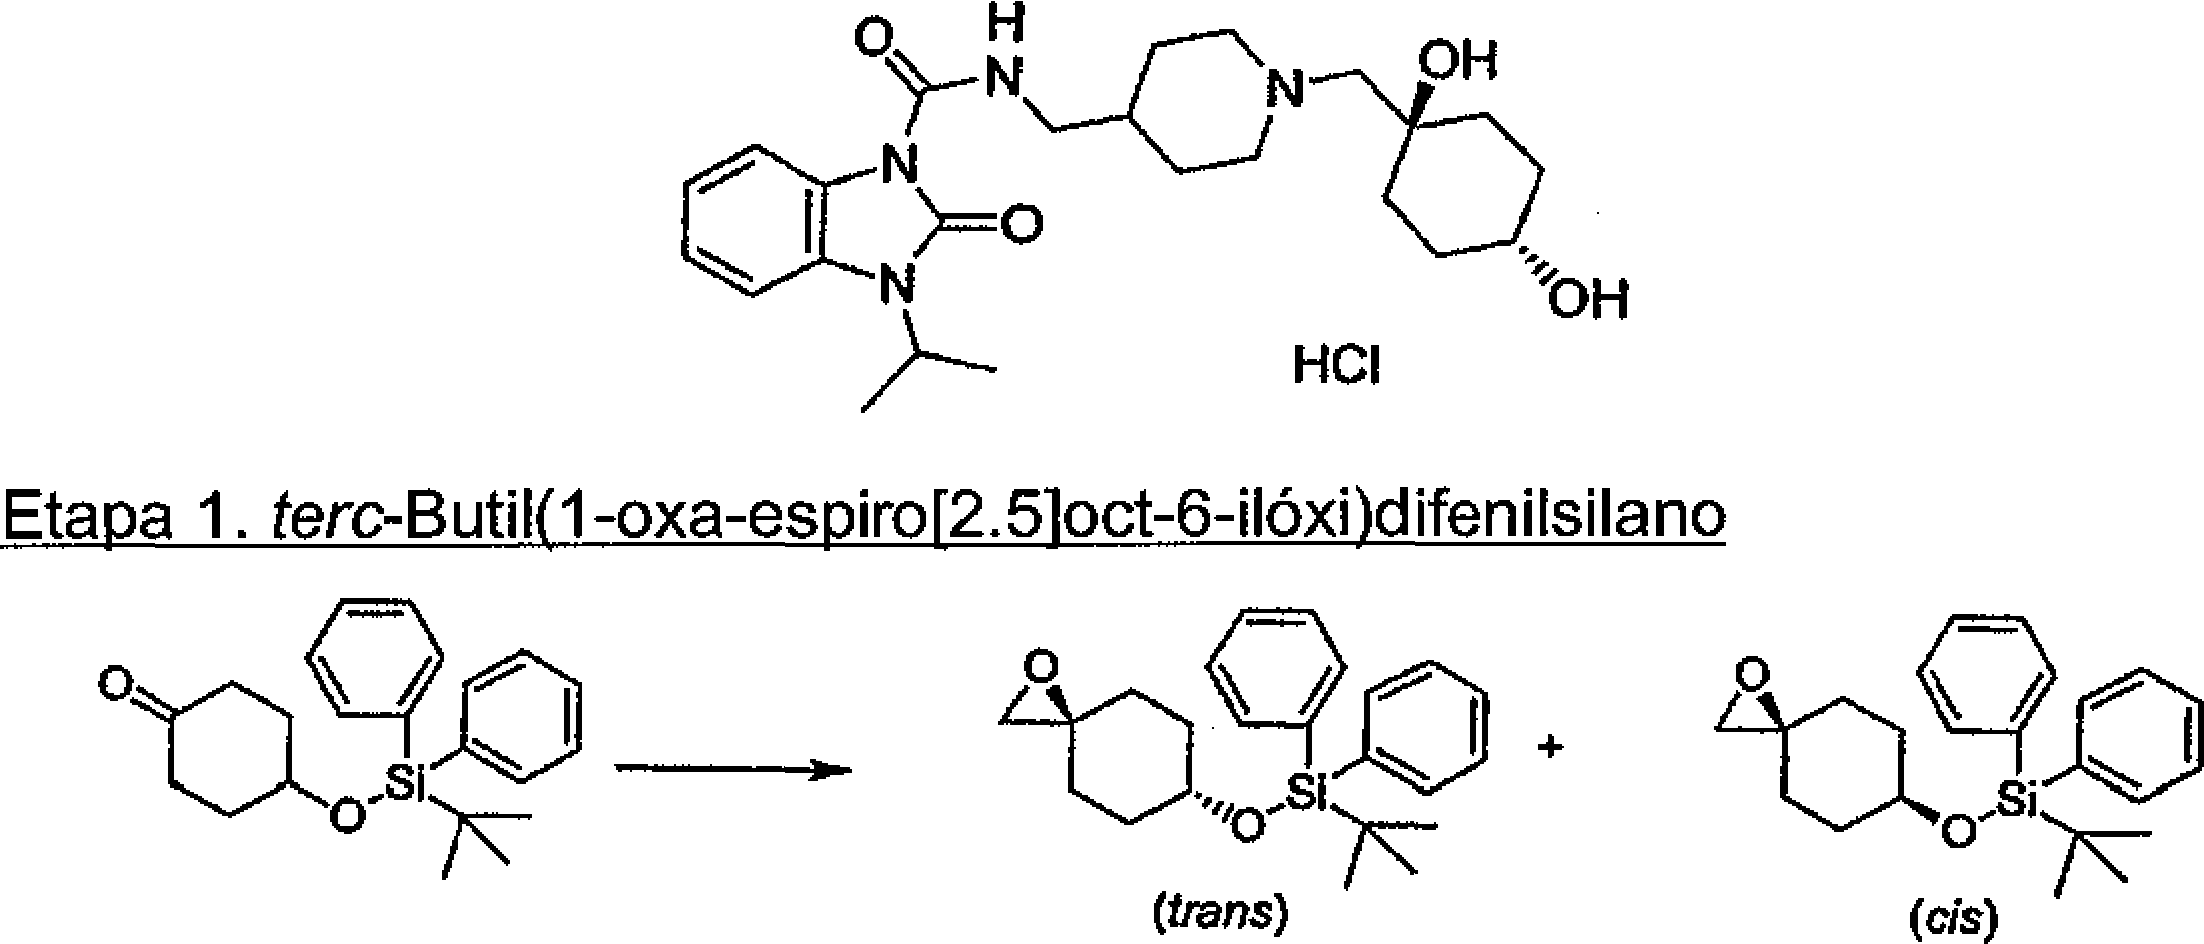
A uma suspensão, mantida sob agitação, de hidreto de sódio (em óleo mineral a 60%, 441 mg, 11,0 mmoles) em DMSO (7 ml) adicionouse iodeto de trimetilsulfoxônio (2,53 g, 11,5 mmoles) à temperatura ambiente, e agitou-se a mistura à temperatura ambiente durante 30 min. A esta mistura adicionou-se uma solução de 4-{[ferc-butil(difenil)silil]óxi}ciclohexanona (Okamura, William H. et al., J. Org. Chem., 1993, 58, 600-610, 3,53 g, 10,0 mmoles) em DMSO (35 ml) gota a gota à temperatura ambiente, agitou-se a mistura à temperatura ambiente durante 2 h. Diluiu-se em seguida a mistura com água (600 ml) e extraiu-se com éter dietílico (200 mlx4). Secou-se a camada orgânica reunida sobre sulfato de magnésio e concentrou-se in vácuo. Submeteu-se o resíduo à cromatografia em uma coluna de sílíca-gel eluindo com n-hexano/acetato de etila (1:10), e purificou-se em seguida com PTLC eluindo com n-hexano/acetato de etila (1:15) para dar 459 mg (13%, trans) e 390 mg (11%, cis) do composto do título como óleo incolor, respectivamente.
(trans)
RMN de 1H (CDCI3) δ: 7,70-7,66 (4H, m), 7,46-7,35 (6H, m), 4,03-3,97 (1H, m), 2,63 (2H, s), 2,07-1,63 (8H, m), 1,08 (9H, s).
(c/s)
RMN de 1H (CDCI3) δ: 7,70-7,65 (4H, m), 7,46-7,35 (6H, m),
3,97-3,83 (1H, m), 2,58 (2Η, s), 1,83-1,37 (8H, m), 1,07 (9H, s).
Etapa 2. /V-{[1 -({frans-4-|terc-Butil(difenil)silil1óxi-1 -hidroxiciclo-hexil}metil)piperidin-4-il1metil}-3-isopropil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1carboxamida.
Aqueceu-se, a 50 °C com agitação durante 2 dias, uma mistura de terc-butil[(3R,6R)-1-oxa-espiro[2.5]oct-6-ilóxi]difenilsilano (Etapa 1, isômero trans, 283,0 mg, 0,772 mmol) e 3-isopropil-2-oxo-/V-(piperidin-4-ilmetil)2,3-dihidro-1H-benzimidazol-1-carboxamida (Preparação 1, etapa 2, 2,48 g, 0,0194 mol) em MeOH (4 ml). Depois de arrefecer, evaporou-se a mistura reacional para eliminar o solvente e submeteu-se o resíduo à cromatografia em uma coluna de sílica-gel eluindo com acetato de etila/n-hexano (1:10) depois com metanol/diclorometano (1:20) para dar 308,1 mg (58%) do composto do título como um xarope incolor.
EM (ESI) m/z: 683 (M+H)+.
RMN de 1H (CDCI3) δ: 8,93 (1H, m), 8,32-8,23 (1H, m), 7,72-7,60 (4H, m), 7,46-7,32 (6H, m), 7,22-7,10 (3H, m), 4,80-4,62 (1H, m), 3,96 (1H, m), 3,31 (2H, t, J= 6,26 Hz), 2,92 (2H, d, J= 10,88 Hz), 2,45-2,29 (4H, m),
1,85-1,65 (6H, m), 1,65-1,43 (9H, m, incluindo 6H, d, J= 7,09 Hz a 1,56 ppm), 1,43-1,25 (4H, m), 1,06 (9H, s).
Etapa 3. Cloridrato de /V-({1-Í(frans-1,4-Dihidroxiciclohexil)metillpiperidin-4il}metil)-3-isopropil-2-oxo-2,3-dihidro-1H-benzimidazol-1-carboxamida
Agitou-se, à temperatura ambiente durante 4 h, uma mistura de terc-butil-N-{[1 -({frans-4-[ferc-butil(difenil)silil]óxi-1-hidroxiciclohexil}metil)-piperidin-4-il]metil}-3-isopropil-2-oxo-2,3-dihidro-1H-benzimidazol-1-carboxamida (234 mg, 0,343 mol) e solução de HCI de MeOH (50 ml). Eliminou-se em seguida o solvente in vacuo. Basificou-se o resíduo com NaHCO3 aquoso saturado (30 ml), extraiu-se com CH2CI2 (30 mlx3 vezes) e secou-se a camada orgânica reunida sobre Na2SC>4. A remoção do solvente deu um resíduo, o qual foi submetido à cromatografia em uma coluna de NH-sílica-gel eluindo com acetato de etila/n-hexano (1:1-2:1) para dar 140,1 mg (92%) do composto do título como um xarope incolor.
EM (ESI) m/z: 445 (M+H)+.
RMN de 1H (CDCI3) δ: 8,93 (1H, 11, J= 5,87 Hz), 8,32-8,20 (1H, m), 7,25-7,03 (3H, m), 4,80-4,62 (1H, m), 3,94 (1H, m), 3,31 (2H, t, J = 6,10 Hz), 2,89 (2H, d I, 11,53 Hz), 2,36 (2H, s), 2,34 (2H, t, J= 11,86 Hz), 2,00-1,85 (2H, m), 1,82-1,25 (18H, m, incluindo 6H, d, J= 7,09 Hz a 1,56 PPm).
Dissolveu-se 140,1 mg deste xarope em solução de HCI em MeOH (4 ml), concentrou-se e secou-se in vacuo a 50 °C durante 5 h para dar 139,2 mg do composto do título como um sólido amorfo amarelo.
EM (ESI) m/z: 445 (M+H)+.
RMN de 1H (DMSO-d6) δ: 9,35-8,75 (1H, m), 8,86 (1H, t, J = 6,59 Hz), 8,07 (1H, d, J= 7,74 Hz), 7,44 (1H, d, J= 7,58 Hz), 7,22 (1H, dt, J = 1,15 Hz, 7,42 Hz), 7,14 (1H, dt, J= 1,32 Hz, 7,74 Hz), 5,04 (1H, s I), 4,754,45 (1H, m), 3,70 (1H, s I), 3,59 (2H, d, J= 11,70 Hz), 3,50-2,90 (8H, m), 1,90-1,57 (8H, m), 1,57-1,30 (10H, m, incluindo 6H, d, J= 6,92 Hz a 1,49 PPm)
IV(KBr): 3285, 2936, 2677, 1728, 1686, 1611, 1549, 1481, 1375, 1298, 1204, 1157, 1101, 1018, 762 cm1
Anal. Calculada para C24H36N4O4-HCI-2H2O: C, 57,76; H, 7,88; N, 11,23. Encontrado: C, 57,54; H, 7,90; N, 11,21.
Ângulos padrão de PXRD (2-Teta°): 8,3, 14,5, 17,7, 18,3, 19,1,
26,4, 27,5.
EXEMPLO 7.
Cloridrato de A/-({1-|(c/s-1.4-Dihidróxi-hexil)metillpiperidin-4-il}metil)-3isopropil-2-oxo-2.3-dihidro-1 fí-benzimidazol-1 -carboxamida x
Etapa 1. A/-{í1-({c/s-4-ítefc-Butil(difenil)silíl1óxi-1-hidroxiciclo-hexil}metil)piperidin“4-illmetil}-3-isopropil-2-oxo-2,3-dihidro-1H“benzimidazol-1-carboxamida.
O composto do título foi preparado de acordo com o procedimento descrito na etapa 2 do Exemplo 6 utilizando terc-butil[(3S,6S)-1-oxaespiro[2.5]oct-6-ilóxi]difenilsilano (Exemplo 6, Etapa 1, isômero c/s, 311,0 mg, 0,848 mmol) em vez de terc-butil[(3R,6R)-1-oxa-espiro[2,5]oct-6ilóxi]difenilsilano.
EM (ESI) m/z: 683 (M+H)+.
RMN de 1H (CDCI3) δ: 8,91 (1H, t, J= 5,87 Hz), 8,30-8,22 (1H, m), 7,72-7,63 (4H, m), 7,45-7,30 (6H, m), 7,20-7,10 (3H, m), 4,80-4,63 (1H, m), 3,59 (1H, m), 3,29 (2H, t, J= 6,24 Hz), 2,83 (2H, d, J= 11,74 Hz), 2,26 (2H, t, J= 11,55 Hz), 2,18 (2H, s), 1,85-1,65 (4H, m), 1,65-1,50 (11H, m, incluindo 6H, d, J= 7,15 Hz a 1,56 ppm), 1,40-1,30 (2H, m), 1,15-1,00 (11H, m, incluindo 9H, s, 1,05 ppm).
Etapa 2. Cloridrato de N-({1-[(c/s-1.4-dihidroxÍciclo-hexil)metillpiperidin-4il}metil)-3-isopropil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1-carboxamida
O composto do título foi preparado de acordo com o procedimento descrito na etapa 3 do Exemplo 6 utilizando /\/-{[1-({c/s-4-[tercbutil(difenil)silil]óxi-1 -hidroxiciclohexil}metíl)piperidin-4-il]metil}-3-isopropil-2oxo-2,3-dihidro-1H-benzimidazol-1 -carboxamida (295,0 mg, 0,432 mmol) em vez de N-{[1 -({/rans-4-[dtfeníl(trimetiIsiIiI)metóxi]-1 -hidroxiciclo-hexil}metil)pi66 peridin-4-il]metil}-3-isopropil-2-oxo-2,3-dihidro-1 /7-benzimidazol-1carboxamida.
EM (ESI) m/z: 445 (M+H)+.
RMN de 1H (CDCI3) δ: 8,93 (1H, t I, J= 5,60 Hz), 8,31-8,22 (1H, m), 7,25-7,10 (3H, m), 4,80-4,62 (1H, m), 3,63-3,49 (1H, m), 3,31 (2H, t, J = 6,10 Hz), 2,89 (2H, d I, J= 11,54 Hz), 2,33 (2H, dt, J= 1,81 Hz, 11,70 Hz),
1,85-1,60 (16H, m, incluindo 6H, d, J = 7,09 Hz a 1,57 ppm), 1,45-1,18 (4H, m).
Dissolveu-se 165,7 mg deste xarope em solução de HCI em MeOH (4 ml), concentrou-se e secou-se in vacuo a 50 °C durante 5 h para dar 164,7 mg do composto do título como um sólido amorfo amarelo.
EM (ESI) m/z: 445 (M+H)+.
RMN de 1H (DMSO-d6) δ: 9,30-8,90 (1H, m), 8,86 (1H, t, J = 5,93 Hz), 8,07 (1H, d, J= 7,58 Hz), 7,44 (1H, d, J = 7,58 Hz), 7,22 (1H, dt, J = 1,48 Hz, 7,75 Hz), 7,15 (1H, dt, J= 1,15 Hz, 7,74 Hz), 4,75-4,58 (1H, m), 3,70-2,90 (11H, m), 1,90-1,67 (6H, m), 1,67-1,20 (12H, m, incluindo 6H, d, J = 6,92 Hz a 1,49 ppm).
IV(KBr): 3294, 2936, 2673, 1728, 1686, 1611, 1545, 1479, 1375, 1298, 1203, 1158, 1134, 1101, 1051, 762 cm'1
Anal. Calculada para C24H36N4O4-HCI-5H2O: C, 54,79; H, 8,05; N, 10,65. Encontrado: C, 54,75; H, 7,88; N, 10,56.
EXEMPLO 8.
Cloridrato de 6-flúor-A/-({1 -í(4-hidroxitetrahidro-2/7-piran-4-il)metil1piperidin-4il}metil)-3-isopropil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1-carboxamida
Etapa 1. 6-Flúor-/V-({1-F(4-hidroxitetrahidro-2/7-piran-4-il)metil1piperidin-4il}metil)-3-isopropil-2-oxo-2.3-dihidro-1H-benzimidazo 1-1-carboxamida
O composto do título foi preparado de acordo com o procedimento descrito na etapa 3 do Exemplo 1 a partir de 5-flúor-1-isopropil-1,3dihidro-2H-benzimidazol-2-ona (I. Tapia et al., J. Med. Chem., 1999, 42, 2880.) e 4-{[4-(aminometil)piperidin-1-il]metil}tetrahidro-2/7-piran-4-ol (etapa 2 do Exemplo 1).
EM (ESI) m/z: 449 (M+H+).
RMN de 1H (CDCI3) δ: 1,12-1,70 (8H, m), 1,55 (6H, d, J= 7,0 Hz), 1,74 (2H, d I, 12,8 Hz), 2,31 (2H, s), 2,35 (2H, 11, 11,9 Hz), 2,88 (2H, d I, J= 11,7 Hz), 3,30 (2H, t, J= 6,2 Hz), 3,70-3,85 (4H, m), 4,62-4,75 (1H, m), 6,90 (1H, td, 9,0, 2,4 Hz), 7,02-7,07 (1H, m), 8,05 (1H, dd, J= 9,5, 2,6 Hz), 8,85-8,92 (1H, m).
Etapa 2. Cloridrato de 6-flúor-/V-({1-r(4-hidroxitetrahidro-2/-/-piran-4il)metil1piperidin-4-il}metil)-3-isopropil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1carboxamida
O composto do título foi preparado de acordo com o procedimento descrito na etapa 4 do Exemplo 1 a partir de 6-flúor-/V-({1-[(4hidroxitetrahidro-2H-piran-4-il)metil]piperidin-4-il}metil)-3-isopropíl-2-oxo-2,3dihidro-1H-benzimidazol-1-carboxamida (etapa 1 do Exemplo 8).
EM (ESI) m/z: 449 (M+H+).
RMN de 1H (DMSO-cfe) δ: 1,46 (6H, d, J = 6,9 Hz), 1,55-1,65 (4H, m), 1,70-1,91 (4H, m), 2,90-3,28 (8H, m), 3,50-3,67 (6H, m), 4,56-4,69 (1H, m), 5,30-5,37 (1H, m), 5,76 (1H, s), 7,08 (1H, td, J= 9,0, 2,4 Hz), 7,44-7,49 (1H, m), 7,85 (1H, dd, J = 9,5, 2,5 Hz), 8,81 -8,85 (1H, m).
Anal. Calculada para C23H34FN4O4CI: C, 56,96; H, 7,07; N, 11,55. Encontrado: C, 57,00; H, 7,20; N, 11,43.
Ângulo de padrão de PXRD (2-Teta°): 10,0, 14,6, 16,2, 18,5, 23,2, 25,3, 27,3.
EXEMPLO 9:
5-flúor-/V-({1-r(4-hidroxitetrahidro-2H-piran-4-il)metillpiperidin-4-il}metil)-3isopropil-2-oxo-2,3-dihidro-1 A7-benzimidazol-1 -carboxamida
Etapa 1. (5-flúor-2-nitrofenil)isopropilamina
A uma mistura, mantida sob agitação, de 2,4-difluoro-1nitrobenzeno (4,77 g, 30 mmoles) e K2CO3 (4,14 g, 30 mmoles) em THF (30 mL) adicionou-se isopropilamina (1,77 g, 30 mmoles) em THF (10 mL) a 0 °C. Depois de ter sido agitada durante 13 h, eliminou-se os materiais insolúveis através de tampão de Celite e concentrou-se o filtrado sob pressão reduzida para dar o composto do título (5,25 g, 88%) como um óleo amarelo pálido.
EM (ESI) m/z: 405 (M+H+).
RMN de 1H (CDCI3): δ 8,21 (1H, dd, J= 9,3, 6,0 Hz), 6,48 (1H, dd, J= 11,7, 2,6 Hz), 6,39-6,29 (1H, m), 3,81-3,66 (1H, m), 1,33 (6H, d, J = 6,4 Hz)
Etapa 2. 6-flúor-1-isopropil-1,3-dihidro-2/7-benzímidazol-2-ona
Agitou-se sob atmosfera de hidrogênio gasoso à temperatura ambiente durante 12 h uma mistura de (5-fiúor-2-nitrofenil)isopropilamina (Etapa 1 do Exemplo 9, 5,85 g, 30 mmoles) e Pd a 10%-C (600 mg) em MeOH. Eliminou-se o catalisador por filtração em um tampão de Celite e evaporou-se o filtrado sob pressão reduzida. Ao resíduo adicionou-se 1,Tcarbonildiimidazol (4,5 g, 28 mmoles) e THF (100 pL) e agitou-se em seguida a 100 °C durante 10 h. Depois de arrefecer, eliminou-se os produtos voláteis sob pressão reduzida e partilhou-se o resíduo entre acetato de etila e H2O. Após extração com acetato de etila (3 vezes), a fase orgânica reunida lavou-se com solução aquosa saturada de cloreto de sódio, secou-se sobre MgSO4 e concentrou-se. O resíduo foi cromatografado em uma coluna de sílica-gel eluindo com hexano/acetato de etila (2:1) para dar 3,47 g (60%) do composto do título como um sólido branco.
EM (ESI) m/z: 195 (M+H+), 193 (M-H+).
RMN de 1H (CDCI3): δ 7,06-6,99 (1H, m), 6,90 (1H, dd, J= 9,2,
2,4 Ηζ), 6,82-6,72 (1 Η, m), 4,83-4,62 (1 Η, m), 1,54 (6Η, d, J = 7,1 Hz)
Etapa 3. 5-flúor-/V-({1 -r(4-hidroxitetrahidro-2H“PÍran-4-il)metinpiperidin-4il}metil)-3-isopropil-2-oxo-2,3-dihidro-1H-benzimidazoi-1-carboxamida
A uma mistura, mantida sob agitação, de 6-flúor-1-isopropil-1,35 dihidro-2H-benzimidazoi-2-ona (Etapa 2 do Exemplo 9, 0,58 g, 3 mmoles) e ctoroformiato de p-nitrofenila (0,66 g, 3,3 mmoles) em diclorometano (15 mL) adicionou-se trietilamina (1,25 mL, 9,0 mmoles) à temperatura ambiente. Depois de ter sido agitada durante 2 h, adicionou-se à mistura uma solução de 4-{[4-(aminometil)piperidin-1-il]metil}tetrahidro-2B-piran-4-ol (Etapa 2 do
Exemplo 1, 0,75 g, 3,3 mmoles) em diclorometano (15 mL). Depois de ter sido agitada durante 4 h, diluiu-se a mistura com acetato de etila (100 mL). Em seguida, lavou-se a camada orgânica 5 vezes com NaOH aq. 0,5 N (10 mL) e com solução aquosa saturada de cloreto de sódio, secou-se sobre MgSÜ4 e concentrou-se. O resíduo foi cromatografado em uma coluna de aminopropil-sílica-gel eluindo com hexano/acetato de etila (3:1) para dar 0,97 g (79%) do composto do título como um sólido branco.
EM (ESI) m/z: 449 (M+H+).
RMN de 1H (CDCb): δ 8,84-8,74 (1H, m), 8,21-8,11 (2H, m), 7,02-6,91 (2H, m), 4,68-4,56 (1H, m), 3,87-3,72 (4H, m), 3,34-3,25 (2H, m),
2,93-2,82 (2H, m), 2,42-2,25 (4H, m), 1,79-1,68 (2H, m), 1,67-1,29 (13H, m).
Anal, calculado para C23H33N4O4F: C, 61,59; H, 7,42; N, 12,49.
Encontrado: C, 61,45; H, 7,33; N, 12,40.
EXEMPLO 10:
Cloridrato de 5,6-difluoro-/V-({1 -[(4-hidroxitetrahidro-2H-piran-4-ÍI)metil1pipe25 ridin-4-il}metil)-3-isopropil-2-oxo-2,3-dÍhidro-1H-benzimidazol-1-carboxamida
Etapa 1.4t5-difluoro-/V-isopropil-2-nitroanilina
Dissolveu-se 4,5-difluoro-2-nitroanilina (3,48 g, 20 mmoles), 2,2dimetoxipropano (11,9 mL, 100 mmol) e ácido trifluoroacético (1,6 mL, 21 ^0 mmol) em tolueno (40 mL) e agitou-se à temperatura ambiente durante 1 h. Adicionou-se lentamente um complexo de boro-piridina (2,12 mL, 21 mmol). Agitou-se a mistura reacional durante 20 h. Evaporou-se o solvente in vacuo e refez-se o resíduo em água e extraiu-se com diclorometano. Secou-se (Na2SO4) O extrato orgânico e concentrou-se in vacuo. O resíduo foi cromatografado em uma coluna de aminopropil-sílica-gel eíuindo com hexano/acetato de etila (30:1) para dar 2,42 g (56%) do composto do título como um sólido laranja brilhante.
RMN de 1H (CDCb): δ 8.05 (1H, dd, J= 10,8, 8,6 Hz), 6,61 (1H, dd, J= 12,6, 6,8 Hz), 3,77-3,62 (1H, m), 1,33 (6H, d, J = 6,2 Hz).
Etapa 2. 5,6-difluoro-1-isopropil-1,3-dihidro-2/7-benzimidazol-2-ona
O composto do título foi preparado segundo o procedimento descrito na etapa 2 do Exemplo 9 a partir de 4,5-difluoro-/V-isopropil-2nitroanilina (Etapa 1 do Exemplo 10).
EM (ESI) m/z: 213 (M+H+), 211 (M+H+).
RMN de 1H (CDCb): δ 7,00-6,89 (2H, m), 4,76-4,57 (1H, m),
3,86-3,69 (4H, m), 3,31 (2H, t, J = 7,0 Hz), 2,95-2,82 (2H, m), 2,35 (2H, t, J = 13,7 Hz), 2,31 (2H, s), 1,67-1,25 (10H, m), 1,55 (6H, d, J = 7,7 Hz).
Etapa 3. 5,6-difluoro-/V-({1 -r(4-hidroxitetrahidro-2/7-piran-4-il)metinpiperidin-4il}metil)-3-isopropil-2-oxo-2,3-dihidro-1/7-benzimidazo 1-1 -carboxamida
O composto do título foi preparado segundo o procedimento descrito na etapa 3 do Exemplo 9 a partir de 5,6-difluoro-1-isopropil-1,3dihidro-2H-benzimidazol-2-ona (Etapa 2 do Exemplo 10) e 4-{[4(aminometil)piperidin-1-ii]metil}tetrahidro-2/-/-piran-4-ol (Etapa 2 do Exemplo DEM (ESI) m/z: 467 (M+H+).
RMN de 1H (CDCb): δ 8,88-8,78 (1H, m), 8,25-8,15 (1H, m), 6,94-6,79 (2H, m), 4,73-4,57 (1H, m), 3,86-3,69 (4H, m), 3,31 (2H, t, J= 7,0 Hz), 2,95-2,82 (2H, m), 2,35 (2H, t, J = , 13,7 Hz), 2,31 (2H, s), 1,67-1,25 (10H, m), 1,55 (6H, d, J = 7,7 Hz).
Etapa 4. Cloridrato de 5,6-difluoro-A/-({1-[(4-hidroxitetrahidro-2/7-piran-4il)metinpiperidin-4-il}metil)-3-isopropil-2-oxo-2,3“díhidro-1/7-benzímídazol-171 carboxamida
Agitou-se durante 1 h uma mistura de 5,6-difluoro-/V-({1-[(4hidroxitetrahidro-2/7-piran-4-il)metil]piperidin-4-il}metil)-3-isopropil-2-oxo-2,3dihidro-1H-benzimidazof-1-carboxamida (Etapa 3 do Exemplo 10, 113 mg, 0,242 mmol) e HCI a 10%-metanol (5 mL). Em seguida, eliminaram-se os componentes voláteis sob pressão reduzida e recristalizou-se o resíduo de etanol-éter dietílico para dar 88 mg (72%) do composto do título como um pó incolor.
EM (ESI) m/z: 467 (M+H+).
RMN de 1H (DMSO-d6): δ 8,82-8,71 (1H, m), 8,08-7,93 (1H, m), 7,78-7,67 (1H, m), 5,35-5,26 (1H, m), 4,69-4,52 (1H, m), 3,70-3,51 (6H, m), 3,41 -2,91 (7H, m), 1,94-1,53 (8H, m), 1,45 (6H, d, J = 7,0 Hz).
Anal, calculado para C23H33N4O4F2CI.IH2O: C, 53,96; H, 6,69; N, 10,94. Encontrado: C, 53,67; H, 6,64; N, 10,89.
EXEMPLO 11:
Cloridrato de 6-cloro-/\/-({1-[(4-hidroxitetrahidro-2/-/-piran-4-il)metil1Piperidin-4ii}metil)-3-isopropil-2-oxo-2,3-dihidro-1H-benzimidazol-1-carboxamida
Etapa 1, 6-cloro-/\Z-({1-f(4-hidroxitetrahidro-2/7-piran-4-il)mettnpiperidin-4il}metil)-3-isopropil-2-oxo-2,3-dihid ro-1 /-/-benzimidazol-1 -carboxamida
O composto do título foi preparado segundo 0 procedimento descrito na etapa 3 do Exemplo 9 a partir de 5-cloro-1-isopropil-1,3-dihidro2H-benzimidazol-2-ona (I. Tapia et al., J. Med. Chem., 42, 2880 (1999)) e 4{[4-(aminometi))piperidin-1-il]metil}tetrahidro-2H-piran-4-ol (Etapa 2 do Exemplo 1).
EM (ESI) m/z: 465 (M+H+).
RMN de 1H (CDCb): δ 8,33-8,30 (1H, m), 7,19-7,14 (1H, m), 7,04-7,03 (1H, m), 4,73-4,57 (1K, m), 3,82-3,71 (4H, m), 3,31 (2H, t, J= 6,4 Hz), 2,95-2,83 (2H, m), 2,41-2,29 (4H, m), 1,79-1,68 (2H, m), 1,67-1,25 (8H, m), 1,54 (6H, d, J = 7,0 Hz).
Etapa 2. Cloridrato de 6-clorO“A/-({1-f(4-hidroxitetrahidro-2/-/-piran-4il)metÍI1piperidin-4-il}mettl)-3-isopropil-2-oxo-2,3-dihidro-1A/-benzimidazol-1carboxamida
O composto do título foi preparado segundo o procedimento descrito na Etapa 4 do Exemplo 10 a partir de 6-cloro-/V-({1-[(4-hidroxitetrahidro-2H-piran-4-il)metil]piperidin-4-il}metil)-3-isopropil-2-oxo-2,3-dihidro1H-benzimidazol-1 -carboxamida (Etapa 1 do Exemplo 11).
EM (ESI) m/z: 465 (M+H+).
RMN de 1H (DMSO-de): δ 8,84-8,76 (1H, m), 8,10-8,07 (1H, m), 7,51-7,45 (1H, m), 7,32-7,25 (1H, m), 5,38-5,32 (1H, m), 4,73-4,56 (1H, m), 3,70-3,55 (6H, m), 3,41-2,91 (7H, m), 1,95-1,58 (8H, m), 1,48 (6H, d, J= 7,7 Hz).
Anal, calculado para C23H34N4O4CI2.0,5H2O: C, 54,12; H, 6,91; N, 10,98. Encontrado: C, 53,85; H, 6,90; N, 10,78.
EXEMPLO 12:
5-cloro-/V-({1-[(4-hidroxitetrahidro-2rt-piran-4-il)metinpiperidin-4-il}metÍI)-3lAl
Etapa 1.5-cloro-/V-isopropil-2-nitroaniiina
O composto do título foi preparado segundo o procedimento descrito na etapa 1 do Exemplo 10 a partir de 5-cloro-2-nitroanilina.
RMN de 1H (CDCI3): δ 8,12 (1H, d, J = 9,2 Hz), 6,84 (1H, d, J =
2,0 Hz), 6,57 (1H, dd, J = 9,2, 2,0 Hz), 3,81-3,71 (1H, m), 1,33 (6H, d, J = 6,2 Hz)
Etapa 2. 6-cloro-1-isopropil-1,3-dihidro-2/-/-benzimidazol-2-ona
Suspendeu-se uma mistura de 5-cloro-/V-isopropil-2-nitroanílÍna (Etapa 1 do Exemplo 12, 0,76 g, 3,54 mmoles), ferro (0,99 g, 17,7 mmoles) e cloreto de amônio (0,38 g, 7,08 mmol) em etanol (27 mL) e H2O (9 mL). Em seguida, aqueceu-se a mistura a 80 °C durante 3 h. Depois de arrefecer, eliminou-se os materiais insolúveis por filtração em um tampão de Celite e

evaporou-se o filtrado sob pressão reduzida. Ao resíduo adicionou-se N,N’~ carbonildiimidazol (CDI, 0,57 g, 3,50 mmoles) e THF (10 mL) e agítou-se em seguida a 100 °C durante 10 h. Depois de arrefecer, eliminaram-se os produtos voláteis sob pressão reduzida e partilhou-se o resíduo entre acetato de etila e H2O. Após extração com acetato de etila (3 vezes), lavou-se a fase orgânica reunida com solução aquosa saturada de cloreto de sódio, secouse sobre MgSCU e concentrou-se. O resíduo foi cromatografado em uma coluna de sílica-gel eluindo com hexano/acetato de etila (2:1) para dar 0,30 g (40%) do composto do título como um sólido branco.
RMN de 1H (CDCI3): δ 6,99-6,90 (2H, m), 6,84-6,74 (1H, m), 4,94-4,77 (1H, m), 1,64 (6H, d, J = 7,0 Hz)
Etapa 3. 5-cloro-/V-({1 -[(4-hidroxitetrahidro-2/7-piran-4-il)metinpiperidin-4il}metil)-3-isopropil-2-oxo-2,3-dihidro-1/7-benzimidazo 1-1-carboxamida
O composto do título foi preparado segundo o procedimento descrito na etapa 3 do Exemplo 9 a partir de 6-ctoro-1-isopropil-1,3-dihidro2/7-benzimidazol-2-ona (Etapa 2 do Exemplo 12) e 4-{[4-(aminometil)piperidin-1 -il]metil}tetrahidro-2H-piran-4-ol (Etapa 2 do Exemplo 1).
EM (ESI) m/z: 465 (M+H+).
RMN de 1H (CDCI3): δ 8,88-8,78 (1H, m), 8,21-8,14 (1H, m), 7,19-7,10 (2H, m), 4,73-4,56 (1H, m), 3,87-3,69 (4H, m), 3,30 (2H, t, J= 6,2 Hz), 2,94-2,84 (2H, m), 2,41-2,27 (4H, m), 1,79-1,68 (2H, m), 1,67-1,25 (11H, m).
Anal, calculado para C23H33N4O4CI: C, 59,41; H, 7,15; N, 12,05.
Encontrado: C, 59,27; H, 7,10; N, 11,72.
Exemplo 13:
/V-({1-r(4-hidroxitetrahidro-2H-piran-4-il)metinpiperidin-4-il}metil)-3-isopropil-5metil-2-oxo-2,3-dihidro-1H-benzimidazol-1-carboxamida
H<
Etapa 1. /V-isopropil-5-metil-2-nitroanilina
O composto do título foi preparado segundo o procedimento descrito na etapa 1 do Exemplo 9 a partir de 2-flúor-4-metil-1-nitrobenzeno.
RMN de 1H (CDCI3): δ 8,12-8,01 (2H, m), 6,63 (1H, s I), 6,42 (1H, d, J = 10,3 Hz), 3,94-3,72 (1H, m), 2,33 (3H, s), 1,32 (6H, d, J = 6,4 Hz)
Etapa 2.1-Ísopropil-6-metil-1.3-dihidro-2H-benzimidazol-2-ona
O composto do título foi preparado segundo o procedimento descrito na etapa 2 do Exemplo 9 a partir de /V-isopropil-5-metil-2-nitroanilina (Etapa 1 do Exemplo 13).
EM (ESI) m/z: 191 (M+H+).
RMN de 1H (CDCI3): δ 7,04-6,93 (2H, m), 6,90-6,80 (1H, m), 4,82-4,63 (1H, m), 2,40 (3H, s), 1,55 (6H, d, J = 7,0 Hz).
Etapa 3. Λ/-({1 -[(4-hidroxitetrahidro-2H-piran-4-il)metillpiperidin-4-il}metil)-3isopropil-5-metil-2-oxo-2,3-dihidro-1B-benzimidazol-1-carboxamida
O composto do título foi preparado segundo o procedimento descrito na etapa 3 do Exemplo 9 a partir de 1-isopropil-6-metil-1,3-dihidro2H-benzimidazol-2-ona (Etapa 2 do Exemplo 13) e 4-{[4-(aminometil)piperidÍn-1-il]metil}tetrahidro-2/7-piran-4-ol (Etapa 2 do Exemplo 1).
EM (ESI) m/z: 445 (M+H+).
RMN de 1H (CDCI3): δ 8,97-8,84 (1H, m), 8,10 (1H, d, J= 8,8 Hz), 7,01-6,93 (2H, m), 4,76-4,58 (1H, m), 3,85-3,69 (4H, m), 3,30 (2H, t, J = 6,4 Hz), 2,94-2,82 (2H, m), 2,41 (3H, s), 2,43-2,27 (4H, m), 1,80-1,68 (2H, m), 1,67-1,25 (11H, m).
Anal, calculado para C24H36N4O4: C, 64,84; H, 8,16; N, 12,60. Encontrado: C, 64,78; H, 8,29; N, 12,58.
Exemplo 14:
A/-({1-í(4-hidroxitetrahidro-2/-/-piran-4-ÍI)metillpÍperidin-4-il}metil)-3-isopropil-4metil-2-oxo-2l3-dihidro-1/7-benzimidazol-1-carboxamida
ZÂ4
Etapa 1. /V-({1-[(4-hidroxitetrahidro-2/7-piran-4-il)metinpiperidin-4-il}metil)-3isopropil-4-metil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1-carboxamida
O composto do título foi preparado segundo o procedimento descrito na etapa 3 do Exemplo 9 a partir de 1-isopropil-7-metil-1,3-dihidro2H-benzimidazol-2-ona (I. Tapia et al., J. Med. Chem., 42, 2880 (1999)) e 4{[4-(aminometil)piperidin-1-il]metil}tetrahidro-2H-piran-4-ol (Etapa 2 do Exemplo 1).
EM (ESI) m/z: 445 (M+H+).
RMN de 1H (CDCI3): δ 9,11-8,97 (1H, m), 8,17 (1H, d, J= 7,7 Hz), 7,10-6,88 (2H, m), 4,99-4,82 (1H, m), 3,91-3,69 (4H, m), 3,29 (2H, t, J = 6,2 Hz), 2,94-2,82 (2H, m), 2,59 (3H, s), 2,43-2,27 (4H, m), 1,84-1,19 (7H, m), 1,62 (6H, d, J=6,8Hz).
Anal, calculado para C24H36N4O4: C, 64,84; H, 8,16; N, 12,60. Encontrado: C, 64,73; H, 8,35; N, 12,56.
EXEMPLO 15:
Cloridrato de /V-({1 -[(4-hidroxitetrahidro-2tt-piran-4-il)metillpiperidin-4-il}metil)-3-isopropi I-4,5-d imetil-2“Oxo-2,3-dihidro-1H-benzimid azol-1-carboxamida
Etapa 1. N-isopropil-2.3-dimetil-6-nitroanilina
O composto do título foi preparado segundo o procedimento descrito na etapa 1 do Exemplo 10 a partir de 2,3-dimetil-6-nitroanilina.
RMN de 1H (CDCb): δ 7,82 (1H, d, J = 8,6 Hz), 6,79 (1H, d, J = 8,4 Hz), 3,523,34 (1H, m), 2,30 (3H, s), 2,24 (3H, s), 1,11 (6H, d, J = 6,2 Hz)
Etapa 2. 1-isopropil-6.7-dimetil-1.3-dihidro-2/-/-benzimidazol-2-ona
O composto do título foi preparado segundo o procedimento descrito na etapa 2 do Exemplo 9 a partir de /V-isopropil-2,3-dimetil-6nitroanilina (Etapa 1 do Exemplo 15).
RMN de 1H (CDCI3): δ 7,11 (1H, s I), 6,92-6,70 (1H, m), 5,004,82 (1H, m), 2,45 (3H, s), 2,32 (3H, s), 1,63 (6H, d, J = 7,0 Hz).
Etapa 3. Cloridrato de A/-({1-[(4-hidroxitetrahidro-2H-piran-4-il)metil]piperidin4-il}metil)-3-isopropil-4,5-dimetil-2-oxo-2.3-dihidro-1/7-benzimidazol-1carboxamida
A uma mistura, mantida sob agitação, de 1-isopropil-6,7-dimetil1,3-dihidro-2H-benzimidazol-2-ona (Etapa 2 do Exemplo 15, 204 mg, 1 mmol) e cloroformiato de p-nitrofenila (220 mg, 1,1 mmol) em diclorometano (7 mL) adicionou-se trietilamina (0,42 mL, 3,0 mmol) à temperatura ambiente. Depois de ter sido agitada durante 2 h, adicionou-se à mistura uma solução de 4-{[4-(aminometil)piperidin-1-il]metil}tetrahidro-2/7-piran-4-ol (Etapa 2 do Exemplo 1, 230 mg, 1,0 mmol) em diclorometano (3 mL). Depois de ter sido agitada durante 4 h, diluiu-se a mistura com acetato de etila (50 mL). Em seguida, lavou-se a camada orgânica 5 vezes com NaOH aq. 0,5 N (5 mL) e com solução aquosa saturada de cloreto de sódio, secou-se sobre MgSO4 e concentrou-se. Filtrou-se o resíduo através de um tampão de aminopropil-sílica-gel eluindo com hexano/acetato de etila (3:1) e concentrou-se o filtrado. À mistura adicionou-se HCI a 10%-metanol (5 mL) agitou-se durante 1 h. Em seguida, eliminou-se os componentes voláteis sob pressão reduzida e recristalizou-se o resíduo de etanol-éter dietílico para dar 100 mg (20%) do composto do título como um pó incolor.
EM (ESI) m/z: 459 (M+H+).
RMN de 1H (DMSO-de): δ 8,96-8,87 (1H, m), 7,84 (1H, d, J = 8,3 Hz), 6,95 (1H, d, J = 8,3 Hz), 5,34-5,21 (1H, m), 5,01-4,86 (1H, m), 3,69-3,53 (6H, m), 3,41-2,91 (7H, m), 2,45 (3H, s), 2,28 (3H, s), 1,87-1,70 (3H, m),
I, 67-1,48 (5H, m), 1,52 (6H, d, J = 6,6 Hz).
Anal, calculado para C25H39N4O4CI.0,5H2O: C, 59,57; H, 8,00; N,
II, 12. Encontrado: C, 59,53; H, 7,98; N, 11,10.
EXEMPLO 16:
Cloridrato de 6-flúor-A/-({1 -í(4-hidroxitetrahidro-2H-piran-4-il)metiHpiperidin-4-
Etapa 1.4-flúor-A/-Ísopropil-5-metil-2-nÍtroanilina
O composto do título foi preparado segundo o procedimento descrito na etapa 1 do Exemplo 9 a partir de 1,4-difluoro-2-metil-577 nitrobenzeno (T. Timothy et al., J. Med. Chem., 35, 2321 (1992)).
EM (ESI) m/z: 213(M+H+).
RMN de 1H (CDCI3): δ 7,82 (1H, d, J= 10,3 Hz), 6,64 (1H, d, J = 6,4 Hz), 3,88-3,67 (1H, m), 2,30 (3H, s), 1,31 (6H, d, J = 6,4 Hz)
Etapa 2. 5-flúor-1-isopropil-6-metil-1,3-dihidro-2H-benzimidazoI-2-ona
O composto do título foi preparado segundo o procedimento descrito na etapa 2 do Exemplo 9 a partir de 4-flúor-A/-isopropil-5-metil-2nitroanilina (Etapa 1 do Exemplo 16).
EM (ESI) m/z: 209 (M+H+).
RMN de 1H (CDCI3): δ 7,00-6,96 (1H, m), 6,92-6,90 (1H, m), 4,75-4,56 (1H, m), 2,31 (3H, s), 1,55 (6H, d, J= 7,0 Hz).
Etapa 3. 6-flúor-/V-({1 -l(4-hidroxitetrahidro-2A/-piran-4-il)metillpiperidin-4il)metil)-3-isopropil-5-metil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1-carboxamida
O composto do título foi preparado segundo o procedimento descrito na etapa 3 do Exemplo 9 a partir de 5-flúor-1-isopropil-6-metil-1,3díhidro-2/7-benzimidazol-2-ona (Etapa 2 do Exemplo 16) e 4-{[4(aminometil)piperidin-1-il]metil}tetrahidro-2H-piran-4-ol (Etapa 2 do Exemplo 1).
EM (ESI) m/z: 463 (M+H+).
RMN de 1H (CDCI3): δ 8,92-8,83 (1H, m), 7,96 (1H, d, J= 10,1 Hz), 6,91 (1H, d, J = 6,2 Hz), 4,75-4,56 (1H, m), 3,85-3,70 (4H, m), 3,30 (2H, t, 6,4 Hz), 2,94-2,82 (2H, m), 2,42-2,29 (7H, m), 1,84-1,19 (7H, m), 1,55 (6H,d, J = 7,0 Hz).
Etapa 4. Cloridrato de 6-flúor-A/-({1-|(4-hidroxitetrahidro-2H-piran-4-il)metill· piperidin-4-il}metil)-3-isopropil-5-metil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1carboxamida
O composto do título foi preparado segundo o procedimento descrito na etapa 4 do Exemplo 10 a partir de 6-flúor-A/-({1-[(4hidroxitetrahidro-2/7-piran-4-il)metil]piperidin-4-il}metil)-3-isopropil-5-metil-2oxo-2,3-dihidro-1/-/-benzimidazo 1-1 -carboxamida (Etapa 3 do Exemplo 16).
EM (ESI) m/z: 463 (M+H+).
RMN de 1H (DMSO-cfe): δ 9,55-9,11 (1H, m), 8,89-8,74 (1H, m),
7,77 (1Η, d, J= 10,4 Hz), 7,40 (1H, d, J= 6,6 Hz), 5,42-5,34 (1H, m), 4,704,56 (1H, m), 3,69-3,53 (6H, m), 3,52-2,91 (7H, m), 2,29 (3H, s), 1,87-1,70 (3H, m), 1,95-1,55 (8H, m), 1,48 (6H, d, J = 6,8 Hz).
Anal, calculado para C24H36N4O4FCI: C, 57,76; H, 7,27; N, 11,23. Encontrado: C, 57,47; H, 7,40; N, 11,05.
PREPARAÇÃO 1.
Etapa 1. 4-({r(3-lsopropíl-2-oxo-2>3-dihidro-1 H-benzimidazol-1 -iDcarboniílamina}metil)piperidina-1-carboxilato de terc-butila


A uma solução, mantida sob agitação, de 1 -isopropil-1,3-dihidro2H-benzimidazol-2-ona (J. Med. Chem. 1999, 42, 2870-2880) (3,00 g, 17,02 mmoles) e trietilamina (7,12 ml, 51,06 mmoles) em 70 ml de tetrahidrofurano adicionou-se trifosgênio (5,15 g, 17,02 mmoles) em 14 ml de tetrahidrofurano à temperatura ambiente. Aqueceu-se a mistura reacional a refluxo durante 19 horas. Arrefeceu-se em seguida a mistura até a temperatura ambiente, adicionou-se 4-(aminometil)piperidina-1 -carboxilato de terc-butila (J. Prugh, L. A. Birchenough e M. S. Egbertson, Synth. Commun., 1992, 22, 2357-60) (3,28 g, 15,32 mmoles) em 10 ml de tetrahidrofurano. Aqueceu-se a mistura reacional a refluxo durante mais 24 horas. Arrefeceu-se em seguida e basificou-se com NaHCO3 aquoso saturado 50 ml, e extraiu-se três vezes com 100 ml de acetato de etila. Lavou-se o extrato reunido com solução aquosa saturada de cloreto de sódio, secou-se sobre MgSO4 e concentrou-se. A cromatografia instantânea do resíduo (eluente: hexano/acetato de etila=5/1 até 1/2) proporcionou um óleo incolor 3,99 g (62%) como o composto do título.
RMN de 1H (CDCI3) δ: 9,04-8,88 (1H, m), 8,83-8,20 (1H, m), 7,26-7,10 (3H, m), 4,80-4,60 (1H, m), 4,28-4,02 (2H, m), 3,32 (2H, t, J= 6,1 Hz), 2,82-2,60 (2H, m), 1,94-1,10 (5H, m), 1,57 (6H, d, J= 7,1 Hz), 1,45 (9H, s).
Etapa 2. 3-lsopropil-2-oxo-/V-(piperidin-4-ilmetil)-2,3-dihidro-1 /7-benzimidazol-1-carboxamida
Agitou-se à temperatura ambiente durante 18 horas uma solução de 4-({[(3-isopropil-2-oxo-2,3-dihidro-1/-/-benzimidazol-1-il)carbonil]amina}metil)piperidina-1-carboxilato de ferc-butila (3,992 g, 9,58 mmol) em 50 ml de ácido clorídrico a 10% em metanol e 10 ml de ácido clorídrico concentrado. Concentrou-se em seguida a mistura e basificou-se com Na2CO3 aquoso, extraiu-se três vezes com 100 ml de CHCl3. Secou-se o extrato reunido e concentrou-se. A cromatografia instantânea do resíduo (NH-sílica-gel, eluente: CH2CI2/metanol=100/1) proporcionou um óleo incolor 2,272 g (75%) como o composto do título.
EM (ESI) m/z: 317(M+H)+.
RMN de 1H (CDCI3) δ: 8,93 (1H, I), 8,32-8,22 (1H, m), 7,24-7,02 (3H, m), 4,80-4,61 (1H, m), 3,31 (2H, t, J = 6,0 Hz), 3,20-3,05 (2H, m), 2,792,54 (2H, m), 1,84-1,52 (3H, m), 1,57 (6H,d, J = 6,9 Hz), 1,36-1,13 (2H, m). Etapa 3. /V-{[1-(3-Hidróxi-3-metil-2-oxobutil)piperidin-4-inmetil}-3-isopropil-2oxo-2,3-dihidro-1/7-benzimidazol-1-carboxamida, sal de monooxalato
Aqueceu-se a refluxo durante 15 horas uma mistura de 3isopropil-2-oxo-/V-(piperidin-4-ilmetil)-2,3-dihidro-1H-benzimidazol-1carboxamida (250 mg, 0,790 mmol), 1-bromo-3-hidróxi-3-metilbutan-2-ona (G. Bertram; A. Scherer; W. Steglich; W. Weber, Tetrahedron Lett., 1996, 37, 7955-7958) (181 mg, 1,343 mmol) e trietilamina (0,28 ml, 1,975 mmol) em 8 ml de tetrahidrofurano. Arrefeceu-se em seguida e diluiu-se com 100 ml de acetato de etila e lavou-se com NaHCO3 aquoso 20 ml, com salmoura, se20
cou-se sobre MgSO4 e concentrou-se. A cromatografia instantânea do resíduo (eluente: CH2CI2/metanol=100/1 até 30/1) proporcionou um óleo incolor 202 mg (61%). Dissolveu-se o óleo (202 mg) em 3 ml de metanol e acidificou-se com uma solução de 44 mg de ácido oxálico em 1 ml de MeOH. Concentrou-se a mistura. A recristalização do sólido resultante com EtOHAcOEt proporcionou um sólido branco 246 mg como o composto do título.
EM (ESI) m/z: 417(M+H)+. p.f.: 140,5 °C
IV(KBr) v; 3404, 3306, 2980, 2941,1728, 1690,1612, 1541 cm‘1.
RMN de 1H (CDCI3) (base livre) δ: 8,90 (1H, I) 8,30-8,20 (1H, m), 7,24-7,10 (3H, m), 4,78-4,61 (1H, m), 3,37 (2H, s), 3,33 (2H, t, 6,3 Hz), 3,00-2,86 (2H, m), 2,22-2,06 (2H, m), 1,90-1,22 (5H, m), 1,57 (6H, d, J= 7,0 Hz), 1,35 (6H, s).
RMN de 1H (DMSO-d6) (forma salina) δ: 8,92-8,81 (1H, m) 8,07 (1H, dd, J= 7,7, 6,8 Hz), 7,44 (1H, d, J= 7,7 Hz), 7,28-7,10 (2H, m), 4,744,60 (1H, m), 4,36 (2H, ml), 4,00-2,70 (6H, m), 1,90-1,44 (5H, m), 1,49 (6H, d, J = 6,4 Hz), 1,24 (6H, s).
Anal. Calculada para C24H34N408*0,3C2H601H20: C, 54,88; H, 7,08; N, 10,41. Encontrado: C, 55,26; H, 7,18; N, 10,07.
ISO