BRPI0610091B1 - Análogo de peptídeo 2 tipo glucagon (glp-2), composição farmacêutica, uso de um análogo de glp-2, e, kit terapêutico - Google Patents
Análogo de peptídeo 2 tipo glucagon (glp-2), composição farmacêutica, uso de um análogo de glp-2, e, kit terapêutico Download PDFInfo
- Publication number
- BRPI0610091B1 BRPI0610091B1 BRPI0610091-0A BRPI0610091A BRPI0610091B1 BR PI0610091 B1 BRPI0610091 B1 BR PI0610091B1 BR PI0610091 A BRPI0610091 A BR PI0610091A BR PI0610091 B1 BRPI0610091 B1 BR PI0610091B1
- Authority
- BR
- Brazil
- Prior art keywords
- glp
- analogue
- treatment
- peptide
- gly2
- Prior art date
Links
- 108090000765 processed proteins & peptides Proteins 0.000 title claims abstract description 101
- 239000008194 pharmaceutical composition Substances 0.000 title claims description 27
- 230000001225 therapeutic effect Effects 0.000 title claims description 18
- MASNOZXLGMXCHN-ZLPAWPGGSA-N glucagon Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(O)=O)C(C)C)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](C)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CO)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@@H](NC(=O)CNC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](N)CC=1NC=NC=1)[C@@H](C)O)[C@@H](C)O)C1=CC=CC=C1 MASNOZXLGMXCHN-ZLPAWPGGSA-N 0.000 title claims description 3
- 108060003199 Glucagon Proteins 0.000 title description 2
- 229960004666 glucagon Drugs 0.000 title description 2
- 102000051325 Glucagon Human genes 0.000 title 1
- TWSALRJGPBVBQU-PKQQPRCHSA-N glucagon-like peptide 2 Chemical class C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(O)=O)C(O)=O)[C@@H](C)CC)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](C)NC(=O)[C@H](C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](NC(=O)[C@@H](NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCSC)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@H](CO)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](C)NC(=O)[C@@H](N)CC=1NC=NC=1)[C@@H](C)O)[C@@H](C)CC)C1=CC=CC=C1 TWSALRJGPBVBQU-PKQQPRCHSA-N 0.000 claims abstract description 188
- 229940121355 glucagon like peptide 2 (glp-2) analogues Drugs 0.000 claims abstract description 98
- 101800000221 Glucagon-like peptide 2 Proteins 0.000 claims abstract description 79
- 230000000694 effects Effects 0.000 claims abstract description 67
- 238000011282 treatment Methods 0.000 claims abstract description 60
- 238000002512 chemotherapy Methods 0.000 claims abstract description 27
- 210000002784 stomach Anatomy 0.000 claims abstract description 20
- 210000000813 small intestine Anatomy 0.000 claims description 66
- 238000000034 method Methods 0.000 claims description 47
- 150000003839 salts Chemical class 0.000 claims description 45
- 239000000203 mixture Substances 0.000 claims description 34
- 208000025865 Ulcer Diseases 0.000 claims description 31
- 206010012735 Diarrhoea Diseases 0.000 claims description 27
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims description 26
- 239000003981 vehicle Substances 0.000 claims description 25
- 230000006378 damage Effects 0.000 claims description 23
- 230000000968 intestinal effect Effects 0.000 claims description 21
- 231100000397 ulcer Toxicity 0.000 claims description 20
- 208000035475 disorder Diseases 0.000 claims description 18
- 230000002265 prevention Effects 0.000 claims description 17
- 210000000936 intestine Anatomy 0.000 claims description 16
- 101000930822 Giardia intestinalis Dipeptidyl-peptidase 4 Proteins 0.000 claims description 13
- 206010007134 Candida infections Diseases 0.000 claims description 12
- 208000007027 Oral Candidiasis Diseases 0.000 claims description 12
- 241000287411 Turdidae Species 0.000 claims description 12
- 201000003984 candidiasis Diseases 0.000 claims description 12
- 239000003814 drug Substances 0.000 claims description 12
- 208000004232 Enteritis Diseases 0.000 claims description 11
- 206010028980 Neoplasm Diseases 0.000 claims description 11
- 239000002246 antineoplastic agent Substances 0.000 claims description 11
- 239000002253 acid Substances 0.000 claims description 10
- 208000015181 infectious disease Diseases 0.000 claims description 10
- 238000002360 preparation method Methods 0.000 claims description 10
- 208000015943 Coeliac disease Diseases 0.000 claims description 9
- 208000011231 Crohn disease Diseases 0.000 claims description 8
- 201000011510 cancer Diseases 0.000 claims description 8
- 229940127089 cytotoxic agent Drugs 0.000 claims description 8
- 238000001959 radiotherapy Methods 0.000 claims description 8
- 229940079593 drug Drugs 0.000 claims description 7
- 238000002347 injection Methods 0.000 claims description 7
- 239000007924 injection Substances 0.000 claims description 7
- 208000022559 Inflammatory bowel disease Diseases 0.000 claims description 6
- 206010049416 Short-bowel syndrome Diseases 0.000 claims description 6
- 239000003937 drug carrier Substances 0.000 claims description 6
- 210000004347 intestinal mucosa Anatomy 0.000 claims description 6
- 230000001404 mediated effect Effects 0.000 claims description 6
- 230000005855 radiation Effects 0.000 claims description 6
- 208000011580 syndromic disease Diseases 0.000 claims description 6
- 206010006895 Cachexia Diseases 0.000 claims description 5
- 208000004155 Malabsorption Syndromes Diseases 0.000 claims description 5
- 208000002720 Malnutrition Diseases 0.000 claims description 5
- 208000022531 anorexia Diseases 0.000 claims description 5
- 206010061428 decreased appetite Diseases 0.000 claims description 5
- 230000002458 infectious effect Effects 0.000 claims description 5
- 239000007788 liquid Substances 0.000 claims description 5
- 230000001071 malnutrition Effects 0.000 claims description 5
- 235000000824 malnutrition Nutrition 0.000 claims description 5
- 208000015380 nutritional deficiency disease Diseases 0.000 claims description 5
- 208000004998 Abdominal Pain Diseases 0.000 claims description 4
- 208000002881 Colic Diseases 0.000 claims description 4
- 206010009900 Colitis ulcerative Diseases 0.000 claims description 4
- 208000001132 Osteoporosis Diseases 0.000 claims description 4
- 201000006704 Ulcerative Colitis Diseases 0.000 claims description 4
- 206010047700 Vomiting Diseases 0.000 claims description 4
- 208000027418 Wounds and injury Diseases 0.000 claims description 4
- 229940044683 chemotherapy drug Drugs 0.000 claims description 4
- 210000003717 douglas' pouch Anatomy 0.000 claims description 4
- 208000014674 injury Diseases 0.000 claims description 4
- 230000003871 intestinal function Effects 0.000 claims description 4
- 238000002560 therapeutic procedure Methods 0.000 claims description 4
- 230000008673 vomiting Effects 0.000 claims description 4
- 208000007882 Gastritis Diseases 0.000 claims description 3
- 230000001010 compromised effect Effects 0.000 claims description 3
- 230000029087 digestion Effects 0.000 claims description 3
- 208000002551 irritable bowel syndrome Diseases 0.000 claims description 3
- 239000003440 toxic substance Substances 0.000 claims description 3
- 238000001802 infusion Methods 0.000 claims description 2
- 208000028774 intestinal disease Diseases 0.000 claims description 2
- 231100000167 toxic agent Toxicity 0.000 claims description 2
- 102000016622 Dipeptidyl Peptidase 4 Human genes 0.000 claims 6
- 102100040918 Pro-glucagon Human genes 0.000 claims 2
- 108010068370 Glutens Proteins 0.000 claims 1
- 208000008589 Obesity Diseases 0.000 claims 1
- 208000037902 enteropathy Diseases 0.000 claims 1
- 235000021312 gluten Nutrition 0.000 claims 1
- 230000001771 impaired effect Effects 0.000 claims 1
- 208000027866 inflammatory disease Diseases 0.000 claims 1
- 235000020824 obesity Nutrition 0.000 claims 1
- 229940026778 other chemotherapeutics in atc Drugs 0.000 claims 1
- 231100000614 poison Toxicity 0.000 claims 1
- 102400000326 Glucagon-like peptide 2 Human genes 0.000 abstract description 69
- 150000001413 amino acids Chemical class 0.000 abstract description 41
- 238000006467 substitution reaction Methods 0.000 abstract description 32
- 239000000126 substance Substances 0.000 abstract description 20
- 210000004899 c-terminal region Anatomy 0.000 abstract description 16
- 238000000338 in vitro Methods 0.000 abstract description 8
- 230000004071 biological effect Effects 0.000 abstract description 7
- 238000012217 deletion Methods 0.000 abstract description 6
- 230000037430 deletion Effects 0.000 abstract description 6
- 238000001727 in vivo Methods 0.000 abstract description 6
- 238000003556 assay Methods 0.000 abstract description 3
- 238000011321 prophylaxis Methods 0.000 abstract description 2
- 230000000087 stabilizing effect Effects 0.000 abstract description 2
- 150000001875 compounds Chemical class 0.000 description 184
- 101100505076 Caenorhabditis elegans gly-2 gene Proteins 0.000 description 78
- YMAWOPBAYDPSLA-UHFFFAOYSA-N glycylglycine Chemical compound [NH3+]CC(=O)NCC([O-])=O YMAWOPBAYDPSLA-UHFFFAOYSA-N 0.000 description 70
- CGIGDMFJXJATDK-UHFFFAOYSA-N indomethacin Chemical compound CC1=C(CC(O)=O)C2=CC(OC)=CC=C2N1C(=O)C1=CC=C(Cl)C=C1 CGIGDMFJXJATDK-UHFFFAOYSA-N 0.000 description 60
- GHASVSINZRGABV-UHFFFAOYSA-N Fluorouracil Chemical compound FC1=CNC(=O)NC1=O GHASVSINZRGABV-UHFFFAOYSA-N 0.000 description 58
- 229960002949 fluorouracil Drugs 0.000 description 58
- 210000004027 cell Anatomy 0.000 description 54
- 229940024606 amino acid Drugs 0.000 description 44
- 235000001014 amino acid Nutrition 0.000 description 44
- -1 His Chemical group 0.000 description 39
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 39
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 36
- 241000699670 Mus sp. Species 0.000 description 34
- 239000000243 solution Substances 0.000 description 33
- 241001465754 Metazoa Species 0.000 description 31
- 239000000047 product Substances 0.000 description 31
- HNDVDQJCIGZPNO-YFKPBYRVSA-N L-histidine Chemical compound OC(=O)[C@@H](N)CC1=CN=CN1 HNDVDQJCIGZPNO-YFKPBYRVSA-N 0.000 description 30
- 229960000905 indomethacin Drugs 0.000 description 30
- 239000011347 resin Substances 0.000 description 30
- 229920005989 resin Polymers 0.000 description 30
- 125000003295 alanine group Chemical group N[C@@H](C)C(=O)* 0.000 description 28
- 210000001072 colon Anatomy 0.000 description 28
- 102000004196 processed proteins & peptides Human genes 0.000 description 28
- 231100000673 dose–response relationship Toxicity 0.000 description 26
- 238000009472 formulation Methods 0.000 description 24
- 150000007523 nucleic acids Chemical class 0.000 description 24
- 230000004044 response Effects 0.000 description 24
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 23
- 230000012010 growth Effects 0.000 description 23
- 229960002885 histidine Drugs 0.000 description 22
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Chemical compound O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 22
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 21
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 21
- 241000700159 Rattus Species 0.000 description 20
- 239000007857 degradation product Substances 0.000 description 20
- 206010003694 Atrophy Diseases 0.000 description 18
- DCXYFEDJOCDNAF-REOHCLBHSA-N L-asparagine Chemical compound OC(=O)[C@@H](N)CC(N)=O DCXYFEDJOCDNAF-REOHCLBHSA-N 0.000 description 18
- 102000000852 Tumor Necrosis Factor-alpha Human genes 0.000 description 18
- 230000037444 atrophy Effects 0.000 description 18
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 17
- 108060008682 Tumor Necrosis Factor Proteins 0.000 description 17
- 238000007792 addition Methods 0.000 description 17
- 108090000623 proteins and genes Proteins 0.000 description 17
- KDXKERNSBIXSRK-YFKPBYRVSA-N L-lysine Chemical compound NCCCC[C@H](N)C(O)=O KDXKERNSBIXSRK-YFKPBYRVSA-N 0.000 description 16
- 230000001965 increasing effect Effects 0.000 description 16
- 239000013598 vector Substances 0.000 description 16
- MZOFCQQQCNRIBI-VMXHOPILSA-N (3s)-4-[[(2s)-1-[[(2s)-1-[[(1s)-1-carboxy-2-hydroxyethyl]amino]-4-methyl-1-oxopentan-2-yl]amino]-5-(diaminomethylideneamino)-1-oxopentan-2-yl]amino]-3-[[2-[[(2s)-2,6-diaminohexanoyl]amino]acetyl]amino]-4-oxobutanoic acid Chemical compound OC[C@@H](C(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](CC(O)=O)NC(=O)CNC(=O)[C@@H](N)CCCCN MZOFCQQQCNRIBI-VMXHOPILSA-N 0.000 description 15
- 230000015572 biosynthetic process Effects 0.000 description 15
- 238000003786 synthesis reaction Methods 0.000 description 15
- 125000003088 (fluoren-9-ylmethoxy)carbonyl group Chemical group 0.000 description 14
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 14
- 239000012634 fragment Substances 0.000 description 14
- 239000002953 phosphate buffered saline Substances 0.000 description 14
- 229960005205 prednisolone Drugs 0.000 description 14
- OIGNJSKKLXVSLS-VWUMJDOOSA-N prednisolone Chemical compound O=C1C=C[C@]2(C)[C@H]3[C@@H](O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 OIGNJSKKLXVSLS-VWUMJDOOSA-N 0.000 description 14
- 210000001519 tissue Anatomy 0.000 description 14
- MTCFGRXMJLQNBG-REOHCLBHSA-N (2S)-2-Amino-3-hydroxypropansäure Chemical compound OC[C@H](N)C(O)=O MTCFGRXMJLQNBG-REOHCLBHSA-N 0.000 description 13
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 13
- 229930195725 Mannitol Natural products 0.000 description 13
- 230000037396 body weight Effects 0.000 description 13
- 239000013604 expression vector Substances 0.000 description 13
- 239000000594 mannitol Substances 0.000 description 13
- 235000010355 mannitol Nutrition 0.000 description 13
- 235000018102 proteins Nutrition 0.000 description 13
- 102000004169 proteins and genes Human genes 0.000 description 13
- 238000007920 subcutaneous administration Methods 0.000 description 13
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 12
- ROHFNLRQFUQHCH-YFKPBYRVSA-N L-leucine Chemical compound CC(C)C[C@H](N)C(O)=O ROHFNLRQFUQHCH-YFKPBYRVSA-N 0.000 description 12
- 230000006240 deamidation Effects 0.000 description 12
- 238000004128 high performance liquid chromatography Methods 0.000 description 12
- 238000000746 purification Methods 0.000 description 12
- 230000002829 reductive effect Effects 0.000 description 12
- CILIXQOJUNDIDU-ASQIGDHWSA-N teduglutide Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CC(O)=O)C(O)=O)[C@@H](C)CC)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](C)NC(=O)[C@H](C)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](NC(=O)[C@@H](NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCSC)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@H](CO)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)CNC(=O)[C@@H](N)CC=1NC=NC=1)[C@@H](C)O)[C@@H](C)CC)C1=CC=CC=C1 CILIXQOJUNDIDU-ASQIGDHWSA-N 0.000 description 12
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 11
- 125000000539 amino acid group Chemical group 0.000 description 11
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 11
- 230000036269 ulceration Effects 0.000 description 11
- 102000004190 Enzymes Human genes 0.000 description 10
- 108090000790 Enzymes Proteins 0.000 description 10
- ZDXPYRJPNDTMRX-VKHMYHEASA-N L-glutamine Chemical compound OC(=O)[C@@H](N)CCC(N)=O ZDXPYRJPNDTMRX-VKHMYHEASA-N 0.000 description 10
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 10
- 230000008878 coupling Effects 0.000 description 10
- 238000010168 coupling process Methods 0.000 description 10
- 238000005859 coupling reaction Methods 0.000 description 10
- HNDVDQJCIGZPNO-UHFFFAOYSA-N histidine Natural products OC(=O)C(N)CC1=CN=CN1 HNDVDQJCIGZPNO-UHFFFAOYSA-N 0.000 description 10
- 235000014304 histidine Nutrition 0.000 description 10
- 108020004707 nucleic acids Proteins 0.000 description 10
- 102000039446 nucleic acids Human genes 0.000 description 10
- 230000035945 sensitivity Effects 0.000 description 10
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 9
- ODKSFYDXXFIFQN-BYPYZUCNSA-N L-arginine Chemical compound OC(=O)[C@@H](N)CCCN=C(N)N ODKSFYDXXFIFQN-BYPYZUCNSA-N 0.000 description 9
- 239000004743 Polypropylene Substances 0.000 description 9
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 9
- 238000003776 cleavage reaction Methods 0.000 description 9
- 238000004949 mass spectrometry Methods 0.000 description 9
- 230000003647 oxidation Effects 0.000 description 9
- 238000007254 oxidation reaction Methods 0.000 description 9
- 229920001155 polypropylene Polymers 0.000 description 9
- 230000010076 replication Effects 0.000 description 9
- 239000000523 sample Substances 0.000 description 9
- 230000007017 scission Effects 0.000 description 9
- 238000012360 testing method Methods 0.000 description 9
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 8
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 8
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 8
- 240000004808 Saccharomyces cerevisiae Species 0.000 description 8
- 235000014680 Saccharomyces cerevisiae Nutrition 0.000 description 8
- 230000010933 acylation Effects 0.000 description 8
- 238000005917 acylation reaction Methods 0.000 description 8
- 235000012538 ammonium bicarbonate Nutrition 0.000 description 8
- 239000000824 cytostatic agent Substances 0.000 description 8
- 201000010099 disease Diseases 0.000 description 8
- 238000004108 freeze drying Methods 0.000 description 8
- 230000002496 gastric effect Effects 0.000 description 8
- 230000004048 modification Effects 0.000 description 8
- 238000012986 modification Methods 0.000 description 8
- 238000010647 peptide synthesis reaction Methods 0.000 description 8
- 239000013612 plasmid Substances 0.000 description 8
- 238000004007 reversed phase HPLC Methods 0.000 description 8
- 239000011780 sodium chloride Substances 0.000 description 8
- AOJJSUZBOXZQNB-TZSSRYMLSA-N Doxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-TZSSRYMLSA-N 0.000 description 7
- MHAJPDPJQMAIIY-UHFFFAOYSA-N Hydrogen peroxide Chemical compound OO MHAJPDPJQMAIIY-UHFFFAOYSA-N 0.000 description 7
- 108091028043 Nucleic acid sequence Proteins 0.000 description 7
- 239000004698 Polyethylene Substances 0.000 description 7
- 125000003275 alpha amino acid group Chemical group 0.000 description 7
- 238000004458 analytical method Methods 0.000 description 7
- 239000000872 buffer Substances 0.000 description 7
- 238000010511 deprotection reaction Methods 0.000 description 7
- 238000001514 detection method Methods 0.000 description 7
- 238000001914 filtration Methods 0.000 description 7
- 210000001630 jejunum Anatomy 0.000 description 7
- 229920000573 polyethylene Polymers 0.000 description 7
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 6
- 102100025012 Dipeptidyl peptidase 4 Human genes 0.000 description 6
- 241000829100 Macaca mulatta polyomavirus 1 Species 0.000 description 6
- 239000002585 base Chemical class 0.000 description 6
- 239000003153 chemical reaction reagent Substances 0.000 description 6
- 150000002148 esters Chemical class 0.000 description 6
- 230000007062 hydrolysis Effects 0.000 description 6
- 238000006460 hydrolysis reaction Methods 0.000 description 6
- 244000005700 microbiome Species 0.000 description 6
- 210000003205 muscle Anatomy 0.000 description 6
- 238000010186 staining Methods 0.000 description 6
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 5
- 239000004475 Arginine Substances 0.000 description 5
- LRQKBLKVPFOOQJ-YFKPBYRVSA-N L-norleucine Chemical compound CCCC[C@H]([NH3+])C([O-])=O LRQKBLKVPFOOQJ-YFKPBYRVSA-N 0.000 description 5
- 230000015556 catabolic process Effects 0.000 description 5
- 238000006731 degradation reaction Methods 0.000 description 5
- 239000003599 detergent Substances 0.000 description 5
- LOKCTEFSRHRXRJ-UHFFFAOYSA-I dipotassium trisodium dihydrogen phosphate hydrogen phosphate dichloride Chemical compound P(=O)(O)(O)[O-].[K+].P(=O)(O)([O-])[O-].[Na+].[Na+].[Cl-].[K+].[Cl-].[Na+] LOKCTEFSRHRXRJ-UHFFFAOYSA-I 0.000 description 5
- 238000005516 engineering process Methods 0.000 description 5
- 210000001035 gastrointestinal tract Anatomy 0.000 description 5
- 238000007912 intraperitoneal administration Methods 0.000 description 5
- 239000012263 liquid product Substances 0.000 description 5
- 238000002953 preparative HPLC Methods 0.000 description 5
- 229940002612 prodrug Drugs 0.000 description 5
- 239000000651 prodrug Substances 0.000 description 5
- 125000006239 protecting group Chemical group 0.000 description 5
- 238000004904 shortening Methods 0.000 description 5
- HDTRYLNUVZCQOY-UHFFFAOYSA-N α-D-glucopyranosyl-α-D-glucopyranoside Natural products OC1C(O)C(O)C(CO)OC1OC1C(O)C(O)C(O)C(CO)O1 HDTRYLNUVZCQOY-UHFFFAOYSA-N 0.000 description 4
- YBJHBAHKTGYVGT-ZKWXMUAHSA-N (+)-Biotin Chemical compound N1C(=O)N[C@@H]2[C@H](CCCCC(=O)O)SC[C@@H]21 YBJHBAHKTGYVGT-ZKWXMUAHSA-N 0.000 description 4
- BDNKZNFMNDZQMI-UHFFFAOYSA-N 1,3-diisopropylcarbodiimide Chemical compound CC(C)N=C=NC(C)C BDNKZNFMNDZQMI-UHFFFAOYSA-N 0.000 description 4
- WYWHKKSPHMUBEB-UHFFFAOYSA-N 6-Mercaptoguanine Natural products N1C(N)=NC(=S)C2=C1N=CN2 WYWHKKSPHMUBEB-UHFFFAOYSA-N 0.000 description 4
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 4
- 239000004471 Glycine Substances 0.000 description 4
- 206010061218 Inflammation Diseases 0.000 description 4
- 229930064664 L-arginine Natural products 0.000 description 4
- 235000014852 L-arginine Nutrition 0.000 description 4
- ODKSFYDXXFIFQN-BYPYZUCNSA-P L-argininium(2+) Chemical compound NC(=[NH2+])NCCC[C@H]([NH3+])C(O)=O ODKSFYDXXFIFQN-BYPYZUCNSA-P 0.000 description 4
- QIVBCDIJIAJPQS-VIFPVBQESA-N L-tryptophane Chemical compound C1=CC=C2C(C[C@H](N)C(O)=O)=CNC2=C1 QIVBCDIJIAJPQS-VIFPVBQESA-N 0.000 description 4
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 4
- 239000004472 Lysine Substances 0.000 description 4
- 241000124008 Mammalia Species 0.000 description 4
- 206010028116 Mucosal inflammation Diseases 0.000 description 4
- 201000010927 Mucositis Diseases 0.000 description 4
- 101100459248 Mus musculus Mxra8 gene Proteins 0.000 description 4
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 4
- ISWSIDIOOBJBQZ-UHFFFAOYSA-N Phenol Chemical compound OC1=CC=CC=C1 ISWSIDIOOBJBQZ-UHFFFAOYSA-N 0.000 description 4
- HDTRYLNUVZCQOY-WSWWMNSNSA-N Trehalose Natural products O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@@H]1O[C@@H]1[C@H](O)[C@@H](O)[C@@H](O)[C@@H](CO)O1 HDTRYLNUVZCQOY-WSWWMNSNSA-N 0.000 description 4
- QIVBCDIJIAJPQS-UHFFFAOYSA-N Tryptophan Natural products C1=CC=C2C(CC(N)C(O)=O)=CNC2=C1 QIVBCDIJIAJPQS-UHFFFAOYSA-N 0.000 description 4
- 239000000556 agonist Substances 0.000 description 4
- HDTRYLNUVZCQOY-LIZSDCNHSA-N alpha,alpha-trehalose Chemical compound O[C@@H]1[C@@H](O)[C@H](O)[C@@H](CO)O[C@@H]1O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 HDTRYLNUVZCQOY-LIZSDCNHSA-N 0.000 description 4
- 230000006907 apoptotic process Effects 0.000 description 4
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 4
- 235000009697 arginine Nutrition 0.000 description 4
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 4
- SESFRYSPDFLNCH-UHFFFAOYSA-N benzyl benzoate Chemical compound C=1C=CC=CC=1C(=O)OCC1=CC=CC=C1 SESFRYSPDFLNCH-UHFFFAOYSA-N 0.000 description 4
- 238000001574 biopsy Methods 0.000 description 4
- 230000008993 bowel inflammation Effects 0.000 description 4
- 239000003795 chemical substances by application Substances 0.000 description 4
- 238000010367 cloning Methods 0.000 description 4
- 238000011161 development Methods 0.000 description 4
- 239000008121 dextrose Substances 0.000 description 4
- BGRWYRAHAFMIBJ-UHFFFAOYSA-N diisopropylcarbodiimide Natural products CC(C)NC(=O)NC(C)C BGRWYRAHAFMIBJ-UHFFFAOYSA-N 0.000 description 4
- 229960004679 doxorubicin Drugs 0.000 description 4
- 230000002550 fecal effect Effects 0.000 description 4
- 125000000487 histidyl group Chemical group [H]N([H])C(C(=O)O*)C([H])([H])C1=C([H])N([H])C([H])=N1 0.000 description 4
- 210000003405 ileum Anatomy 0.000 description 4
- 230000004054 inflammatory process Effects 0.000 description 4
- 239000008101 lactose Substances 0.000 description 4
- 235000018977 lysine Nutrition 0.000 description 4
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 4
- QWVGKYWNOKOFNN-UHFFFAOYSA-N o-cresol Chemical compound CC1=CC=CC=C1O QWVGKYWNOKOFNN-UHFFFAOYSA-N 0.000 description 4
- 210000000056 organ Anatomy 0.000 description 4
- YBYRMVIVWMBXKQ-UHFFFAOYSA-N phenylmethanesulfonyl fluoride Chemical compound FS(=O)(=O)CC1=CC=CC=C1 YBYRMVIVWMBXKQ-UHFFFAOYSA-N 0.000 description 4
- 239000013600 plasmid vector Substances 0.000 description 4
- 235000010482 polyoxyethylene sorbitan monooleate Nutrition 0.000 description 4
- 229920000053 polysorbate 80 Polymers 0.000 description 4
- QELSKZZBTMNZEB-UHFFFAOYSA-N propylparaben Chemical compound CCCOC(=O)C1=CC=C(O)C=C1 QELSKZZBTMNZEB-UHFFFAOYSA-N 0.000 description 4
- 210000001187 pylorus Anatomy 0.000 description 4
- 238000012207 quantitative assay Methods 0.000 description 4
- 230000000638 stimulation Effects 0.000 description 4
- 229960003087 tioguanine Drugs 0.000 description 4
- MNRILEROXIRVNJ-UHFFFAOYSA-N tioguanine Chemical compound N1C(N)=NC(=S)C2=NC=N[C]21 MNRILEROXIRVNJ-UHFFFAOYSA-N 0.000 description 4
- 238000007492 two-way ANOVA Methods 0.000 description 4
- 230000003612 virological effect Effects 0.000 description 4
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 description 3
- ASOKPJOREAFHNY-UHFFFAOYSA-N 1-Hydroxybenzotriazole Chemical compound C1=CC=C2N(O)N=NC2=C1 ASOKPJOREAFHNY-UHFFFAOYSA-N 0.000 description 3
- FUOOLUPWFVMBKG-UHFFFAOYSA-N 2-Aminoisobutyric acid Chemical compound CC(C)(N)C(O)=O FUOOLUPWFVMBKG-UHFFFAOYSA-N 0.000 description 3
- WFDIJRYMOXRFFG-UHFFFAOYSA-N Acetic anhydride Chemical compound CC(=O)OC(C)=O WFDIJRYMOXRFFG-UHFFFAOYSA-N 0.000 description 3
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 3
- COVZYZSDYWQREU-UHFFFAOYSA-N Busulfan Chemical compound CS(=O)(=O)OCCCCOS(C)(=O)=O COVZYZSDYWQREU-UHFFFAOYSA-N 0.000 description 3
- 238000008157 ELISA kit Methods 0.000 description 3
- 241000588724 Escherichia coli Species 0.000 description 3
- 102000015626 Glucagon-Like Peptide-2 Receptor Human genes 0.000 description 3
- 108010024044 Glucagon-Like Peptide-2 Receptor Proteins 0.000 description 3
- 108010088406 Glucagon-Like Peptides Proteins 0.000 description 3
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 3
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 3
- FBOZXECLQNJBKD-ZDUSSCGKSA-N L-methotrexate Chemical compound C=1N=C2N=C(N)N=C(N)C2=NC=1CN(C)C1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 FBOZXECLQNJBKD-ZDUSSCGKSA-N 0.000 description 3
- COLNVLDHVKWLRT-QMMMGPOBSA-N L-phenylalanine Chemical compound OC(=O)[C@@H](N)CC1=CC=CC=C1 COLNVLDHVKWLRT-QMMMGPOBSA-N 0.000 description 3
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 3
- 239000012901 Milli-Q water Substances 0.000 description 3
- RVGRUAULSDPKGF-UHFFFAOYSA-N Poloxamer Chemical compound C1CO1.CC1CO1 RVGRUAULSDPKGF-UHFFFAOYSA-N 0.000 description 3
- 229920001213 Polysorbate 20 Polymers 0.000 description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 3
- 229930006000 Sucrose Natural products 0.000 description 3
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 3
- 241000251539 Vertebrata <Metazoa> Species 0.000 description 3
- 238000010521 absorption reaction Methods 0.000 description 3
- 159000000021 acetate salts Chemical class 0.000 description 3
- 238000005903 acid hydrolysis reaction Methods 0.000 description 3
- 230000002378 acidificating effect Effects 0.000 description 3
- 150000007513 acids Chemical class 0.000 description 3
- 235000004279 alanine Nutrition 0.000 description 3
- 229910052784 alkaline earth metal Inorganic materials 0.000 description 3
- 125000000217 alkyl group Chemical group 0.000 description 3
- 239000003708 ampul Substances 0.000 description 3
- 230000008901 benefit Effects 0.000 description 3
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 3
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 3
- 210000004534 cecum Anatomy 0.000 description 3
- 238000004113 cell culture Methods 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 230000000052 comparative effect Effects 0.000 description 3
- 238000001035 drying Methods 0.000 description 3
- 230000004064 dysfunction Effects 0.000 description 3
- 230000002708 enhancing effect Effects 0.000 description 3
- 230000008472 epithelial growth Effects 0.000 description 3
- BEFDCLMNVWHSGT-UHFFFAOYSA-N ethenylcyclopentane Chemical compound C=CC1CCCC1 BEFDCLMNVWHSGT-UHFFFAOYSA-N 0.000 description 3
- 238000002474 experimental method Methods 0.000 description 3
- 238000000605 extraction Methods 0.000 description 3
- 230000006870 function Effects 0.000 description 3
- 230000002068 genetic effect Effects 0.000 description 3
- 238000011534 incubation Methods 0.000 description 3
- 230000002401 inhibitory effect Effects 0.000 description 3
- 229960004768 irinotecan Drugs 0.000 description 3
- UWKQSNNFCGGAFS-XIFFEERXSA-N irinotecan Chemical compound C1=C2C(CC)=C3CN(C(C4=C([C@@](C(=O)OC4)(O)CC)C=4)=O)C=4C3=NC2=CC=C1OC(=O)N(CC1)CCC1N1CCCCC1 UWKQSNNFCGGAFS-XIFFEERXSA-N 0.000 description 3
- 229960000485 methotrexate Drugs 0.000 description 3
- 239000003607 modifier Substances 0.000 description 3
- 210000004877 mucosa Anatomy 0.000 description 3
- FEMOMIGRRWSMCU-UHFFFAOYSA-N ninhydrin Chemical compound C1=CC=C2C(=O)C(O)(O)C(=O)C2=C1 FEMOMIGRRWSMCU-UHFFFAOYSA-N 0.000 description 3
- 229910052757 nitrogen Inorganic materials 0.000 description 3
- 229920001983 poloxamer Polymers 0.000 description 3
- 229920001993 poloxamer 188 Polymers 0.000 description 3
- 229920001992 poloxamer 407 Polymers 0.000 description 3
- 239000000256 polyoxyethylene sorbitan monolaurate Substances 0.000 description 3
- 235000010486 polyoxyethylene sorbitan monolaurate Nutrition 0.000 description 3
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 3
- 230000035755 proliferation Effects 0.000 description 3
- 239000007790 solid phase Substances 0.000 description 3
- 239000002904 solvent Substances 0.000 description 3
- 235000010199 sorbic acid Nutrition 0.000 description 3
- 239000004334 sorbic acid Substances 0.000 description 3
- 229940075582 sorbic acid Drugs 0.000 description 3
- 238000012453 sprague-dawley rat model Methods 0.000 description 3
- 239000000758 substrate Substances 0.000 description 3
- 239000005720 sucrose Substances 0.000 description 3
- 239000000725 suspension Substances 0.000 description 3
- 238000013268 sustained release Methods 0.000 description 3
- 239000012730 sustained-release form Substances 0.000 description 3
- 208000024891 symptom Diseases 0.000 description 3
- 231100000331 toxic Toxicity 0.000 description 3
- 230000002588 toxic effect Effects 0.000 description 3
- 239000008215 water for injection Substances 0.000 description 3
- KIUKXJAPPMFGSW-DNGZLQJQSA-N (2S,3S,4S,5R,6R)-6-[(2S,3R,4R,5S,6R)-3-Acetamido-2-[(2S,3S,4R,5R,6R)-6-[(2R,3R,4R,5S,6R)-3-acetamido-2,5-dihydroxy-6-(hydroxymethyl)oxan-4-yl]oxy-2-carboxy-4,5-dihydroxyoxan-3-yl]oxy-5-hydroxy-6-(hydroxymethyl)oxan-4-yl]oxy-3,4,5-trihydroxyoxane-2-carboxylic acid Chemical compound CC(=O)N[C@H]1[C@H](O)O[C@H](CO)[C@@H](O)[C@@H]1O[C@H]1[C@H](O)[C@@H](O)[C@H](O[C@H]2[C@@H]([C@@H](O[C@H]3[C@@H]([C@@H](O)[C@H](O)[C@H](O3)C(O)=O)O)[C@H](O)[C@@H](CO)O2)NC(C)=O)[C@@H](C(O)=O)O1 KIUKXJAPPMFGSW-DNGZLQJQSA-N 0.000 description 2
- 108091032973 (ribonucleotides)n+m Proteins 0.000 description 2
- NWUYHJFMYQTDRP-UHFFFAOYSA-N 1,2-bis(ethenyl)benzene;1-ethenyl-2-ethylbenzene;styrene Chemical compound C=CC1=CC=CC=C1.CCC1=CC=CC=C1C=C.C=CC1=CC=CC=C1C=C NWUYHJFMYQTDRP-UHFFFAOYSA-N 0.000 description 2
- IIZPXYDJLKNOIY-JXPKJXOSSA-N 1-palmitoyl-2-arachidonoyl-sn-glycero-3-phosphocholine Chemical compound CCCCCCCCCCCCCCCC(=O)OC[C@H](COP([O-])(=O)OCC[N+](C)(C)C)OC(=O)CCC\C=C/C\C=C/C\C=C/C\C=C/CCCCC IIZPXYDJLKNOIY-JXPKJXOSSA-N 0.000 description 2
- NDMPLJNOPCLANR-UHFFFAOYSA-N 3,4-dihydroxy-15-(4-hydroxy-18-methoxycarbonyl-5,18-seco-ibogamin-18-yl)-16-methoxy-1-methyl-6,7-didehydro-aspidospermidine-3-carboxylic acid methyl ester Natural products C1C(CC)(O)CC(CC2(C(=O)OC)C=3C(=CC4=C(C56C(C(C(O)C7(CC)C=CCN(C67)CC5)(O)C(=O)OC)N4C)C=3)OC)CN1CCC1=C2NC2=CC=CC=C12 NDMPLJNOPCLANR-UHFFFAOYSA-N 0.000 description 2
- PECYZEOJVXMISF-UHFFFAOYSA-N 3-aminoalanine Chemical compound [NH3+]CC(N)C([O-])=O PECYZEOJVXMISF-UHFFFAOYSA-N 0.000 description 2
- HJBLUNHMOKFZQX-UHFFFAOYSA-N 3-hydroxy-1,2,3-benzotriazin-4-one Chemical compound C1=CC=C2C(=O)N(O)N=NC2=C1 HJBLUNHMOKFZQX-UHFFFAOYSA-N 0.000 description 2
- AOJJSUZBOXZQNB-VTZDEGQISA-N 4'-epidoxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-VTZDEGQISA-N 0.000 description 2
- 150000005168 4-hydroxybenzoic acids Chemical class 0.000 description 2
- VVIAGPKUTFNRDU-UHFFFAOYSA-N 6S-folinic acid Natural products C1NC=2NC(N)=NC(=O)C=2N(C=O)C1CNC1=CC=C(C(=O)NC(CCC(O)=O)C(O)=O)C=C1 VVIAGPKUTFNRDU-UHFFFAOYSA-N 0.000 description 2
- 108010088751 Albumins Proteins 0.000 description 2
- 102000009027 Albumins Human genes 0.000 description 2
- DCXYFEDJOCDNAF-UHFFFAOYSA-N Asparagine Natural products OC(=O)C(N)CC(N)=O DCXYFEDJOCDNAF-UHFFFAOYSA-N 0.000 description 2
- 108090001008 Avidin Proteins 0.000 description 2
- 241000894006 Bacteria Species 0.000 description 2
- 239000005711 Benzoic acid Substances 0.000 description 2
- 108010006654 Bleomycin Proteins 0.000 description 2
- 239000004255 Butylated hydroxyanisole Substances 0.000 description 2
- 239000004322 Butylated hydroxytoluene Substances 0.000 description 2
- NLZUEZXRPGMBCV-UHFFFAOYSA-N Butylhydroxytoluene Chemical compound CC1=CC(C(C)(C)C)=C(O)C(C(C)(C)C)=C1 NLZUEZXRPGMBCV-UHFFFAOYSA-N 0.000 description 2
- GAGWJHPBXLXJQN-UORFTKCHSA-N Capecitabine Chemical compound C1=C(F)C(NC(=O)OCCCCC)=NC(=O)N1[C@H]1[C@H](O)[C@H](O)[C@@H](C)O1 GAGWJHPBXLXJQN-UORFTKCHSA-N 0.000 description 2
- GAGWJHPBXLXJQN-UHFFFAOYSA-N Capecitabine Natural products C1=C(F)C(NC(=O)OCCCCC)=NC(=O)N1C1C(O)C(O)C(C)O1 GAGWJHPBXLXJQN-UHFFFAOYSA-N 0.000 description 2
- DLGOEMSEDOSKAD-UHFFFAOYSA-N Carmustine Chemical compound ClCCNC(=O)N(N=O)CCCl DLGOEMSEDOSKAD-UHFFFAOYSA-N 0.000 description 2
- 206010061045 Colon neoplasm Diseases 0.000 description 2
- CMSMOCZEIVJLDB-UHFFFAOYSA-N Cyclophosphamide Chemical compound ClCCN(CCCl)P1(=O)NCCCO1 CMSMOCZEIVJLDB-UHFFFAOYSA-N 0.000 description 2
- 108020004414 DNA Proteins 0.000 description 2
- 108010067722 Dipeptidyl Peptidase 4 Proteins 0.000 description 2
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical compound OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 2
- HTIJFSOGRVMCQR-UHFFFAOYSA-N Epirubicin Natural products COc1cccc2C(=O)c3c(O)c4CC(O)(CC(OC5CC(N)C(=O)C(C)O5)c4c(O)c3C(=O)c12)C(=O)CO HTIJFSOGRVMCQR-UHFFFAOYSA-N 0.000 description 2
- LYCAIKOWRPUZTN-UHFFFAOYSA-N Ethylene glycol Chemical compound OCCO LYCAIKOWRPUZTN-UHFFFAOYSA-N 0.000 description 2
- 101000993347 Gallus gallus Ciliary neurotrophic factor Proteins 0.000 description 2
- 208000018522 Gastrointestinal disease Diseases 0.000 description 2
- 206010064147 Gastrointestinal inflammation Diseases 0.000 description 2
- 102000005731 Glucose-6-phosphate isomerase Human genes 0.000 description 2
- 108010070600 Glucose-6-phosphate isomerase Proteins 0.000 description 2
- 239000012630 HPLC buffer Substances 0.000 description 2
- WZUVPPKBWHMQCE-UHFFFAOYSA-N Haematoxylin Chemical compound C12=CC(O)=C(O)C=C2CC2(O)C1C1=CC=C(O)C(O)=C1OC2 WZUVPPKBWHMQCE-UHFFFAOYSA-N 0.000 description 2
- 101500028771 Homo sapiens Glucagon-like peptide 2 Proteins 0.000 description 2
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 2
- QEFRNWWLZKMPFJ-YGVKFDHGSA-N L-methionine S-oxide Chemical compound CS(=O)CC[C@H](N)C(O)=O QEFRNWWLZKMPFJ-YGVKFDHGSA-N 0.000 description 2
- GQYIWUVLTXOXAJ-UHFFFAOYSA-N Lomustine Chemical compound ClCCN(N=O)C(=O)NC1CCCCC1 GQYIWUVLTXOXAJ-UHFFFAOYSA-N 0.000 description 2
- 244000137850 Marrubium vulgare Species 0.000 description 2
- 229930192392 Mitomycin Natural products 0.000 description 2
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 2
- 241000699666 Mus <mouse, genus> Species 0.000 description 2
- NWIBSHFKIJFRCO-WUDYKRTCSA-N Mytomycin Chemical compound C1N2C(C(C(C)=C(N)C3=O)=O)=C3[C@@H](COC(N)=O)[C@@]2(OC)[C@@H]2[C@H]1N2 NWIBSHFKIJFRCO-WUDYKRTCSA-N 0.000 description 2
- YNLCVAQJIKOXER-UHFFFAOYSA-N N-[tris(hydroxymethyl)methyl]-3-aminopropanesulfonic acid Chemical compound OCC(CO)(CO)NCCCS(O)(=O)=O YNLCVAQJIKOXER-UHFFFAOYSA-N 0.000 description 2
- 238000011887 Necropsy Methods 0.000 description 2
- 239000002202 Polyethylene glycol Substances 0.000 description 2
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 2
- 108010076504 Protein Sorting Signals Proteins 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- PXIPVTKHYLBLMZ-UHFFFAOYSA-N Sodium azide Chemical compound [Na+].[N-]=[N+]=[N-] PXIPVTKHYLBLMZ-UHFFFAOYSA-N 0.000 description 2
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 2
- 241000256251 Spodoptera frugiperda Species 0.000 description 2
- BPEGJWRSRHCHSN-UHFFFAOYSA-N Temozolomide Chemical compound O=C1N(C)N=NC2=C(C(N)=O)N=CN21 BPEGJWRSRHCHSN-UHFFFAOYSA-N 0.000 description 2
- FOCVUCIESVLUNU-UHFFFAOYSA-N Thiotepa Chemical compound C1CN1P(N1CC1)(=S)N1CC1 FOCVUCIESVLUNU-UHFFFAOYSA-N 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-M Trifluoroacetate Chemical compound [O-]C(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-M 0.000 description 2
- JXLYSJRDGCGARV-WWYNWVTFSA-N Vinblastine Natural products O=C(O[C@H]1[C@](O)(C(=O)OC)[C@@H]2N(C)c3c(cc(c(OC)c3)[C@]3(C(=O)OC)c4[nH]c5c(c4CCN4C[C@](O)(CC)C[C@H](C3)C4)cccc5)[C@@]32[C@H]2[C@@]1(CC)C=CCN2CC3)C JXLYSJRDGCGARV-WWYNWVTFSA-N 0.000 description 2
- 241000700605 Viruses Species 0.000 description 2
- 208000010399 Wasting Syndrome Diseases 0.000 description 2
- 210000001015 abdomen Anatomy 0.000 description 2
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 2
- RJURFGZVJUQBHK-UHFFFAOYSA-N actinomycin D Natural products CC1OC(=O)C(C(C)C)N(C)C(=O)CN(C)C(=O)C2CCCN2C(=O)C(C(C)C)NC(=O)C1NC(=O)C1=C(N)C(=O)C(C)=C2OC(C(C)=CC=C3C(=O)NC4C(=O)NC(C(N5CCCC5C(=O)N(C)CC(=O)N(C)C(C(C)C)C(=O)OC4C)=O)C(C)C)=C3N=C21 RJURFGZVJUQBHK-UHFFFAOYSA-N 0.000 description 2
- 239000008186 active pharmaceutical agent Substances 0.000 description 2
- 239000002671 adjuvant Substances 0.000 description 2
- 230000002776 aggregation Effects 0.000 description 2
- 238000004220 aggregation Methods 0.000 description 2
- 150000003973 alkyl amines Chemical class 0.000 description 2
- 150000001408 amides Chemical class 0.000 description 2
- 150000001412 amines Chemical class 0.000 description 2
- 125000003277 amino group Chemical group 0.000 description 2
- 238000000137 annealing Methods 0.000 description 2
- 239000005557 antagonist Substances 0.000 description 2
- 230000003110 anti-inflammatory effect Effects 0.000 description 2
- 210000000436 anus Anatomy 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 229960001230 asparagine Drugs 0.000 description 2
- 235000009582 asparagine Nutrition 0.000 description 2
- VSRXQHXAPYXROS-UHFFFAOYSA-N azanide;cyclobutane-1,1-dicarboxylic acid;platinum(2+) Chemical compound [NH2-].[NH2-].[Pt+2].OC(=O)C1(C(O)=O)CCC1 VSRXQHXAPYXROS-UHFFFAOYSA-N 0.000 description 2
- 230000009286 beneficial effect Effects 0.000 description 2
- 235000010233 benzoic acid Nutrition 0.000 description 2
- 229960004365 benzoic acid Drugs 0.000 description 2
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 2
- 229960002903 benzyl benzoate Drugs 0.000 description 2
- 229960002685 biotin Drugs 0.000 description 2
- 235000020958 biotin Nutrition 0.000 description 2
- 239000011616 biotin Substances 0.000 description 2
- 229960001561 bleomycin Drugs 0.000 description 2
- OYVAGSVQBOHSSS-UAPAGMARSA-O bleomycin A2 Chemical compound N([C@H](C(=O)N[C@H](C)[C@@H](O)[C@H](C)C(=O)N[C@@H]([C@H](O)C)C(=O)NCCC=1SC=C(N=1)C=1SC=C(N=1)C(=O)NCCC[S+](C)C)[C@@H](O[C@H]1[C@H]([C@@H](O)[C@H](O)[C@H](CO)O1)O[C@@H]1[C@H]([C@@H](OC(N)=O)[C@H](O)[C@@H](CO)O1)O)C=1N=CNC=1)C(=O)C1=NC([C@H](CC(N)=O)NC[C@H](N)C(N)=O)=NC(N)=C1C OYVAGSVQBOHSSS-UAPAGMARSA-O 0.000 description 2
- 229960002092 busulfan Drugs 0.000 description 2
- 235000019282 butylated hydroxyanisole Nutrition 0.000 description 2
- 229940043253 butylated hydroxyanisole Drugs 0.000 description 2
- CZBZUDVBLSSABA-UHFFFAOYSA-N butylated hydroxyanisole Chemical compound COC1=CC=C(O)C(C(C)(C)C)=C1.COC1=CC=C(O)C=C1C(C)(C)C CZBZUDVBLSSABA-UHFFFAOYSA-N 0.000 description 2
- 235000010354 butylated hydroxytoluene Nutrition 0.000 description 2
- 229940095259 butylated hydroxytoluene Drugs 0.000 description 2
- 239000006227 byproduct Substances 0.000 description 2
- 229960004117 capecitabine Drugs 0.000 description 2
- 239000002775 capsule Substances 0.000 description 2
- 150000001720 carbohydrates Chemical class 0.000 description 2
- 235000014633 carbohydrates Nutrition 0.000 description 2
- 229910052799 carbon Inorganic materials 0.000 description 2
- 229960004562 carboplatin Drugs 0.000 description 2
- 125000002843 carboxylic acid group Chemical group 0.000 description 2
- 229960005243 carmustine Drugs 0.000 description 2
- 238000007385 chemical modification Methods 0.000 description 2
- 238000006243 chemical reaction Methods 0.000 description 2
- JCKYGMPEJWAADB-UHFFFAOYSA-N chlorambucil Chemical compound OC(=O)CCCC1=CC=C(N(CCCl)CCCl)C=C1 JCKYGMPEJWAADB-UHFFFAOYSA-N 0.000 description 2
- 150000003841 chloride salts Chemical class 0.000 description 2
- 238000004587 chromatography analysis Methods 0.000 description 2
- 210000000349 chromosome Anatomy 0.000 description 2
- DQLATGHUWYMOKM-UHFFFAOYSA-L cisplatin Chemical compound N[Pt](N)(Cl)Cl DQLATGHUWYMOKM-UHFFFAOYSA-L 0.000 description 2
- 229960004316 cisplatin Drugs 0.000 description 2
- 229940125904 compound 1 Drugs 0.000 description 2
- 229940124301 concurrent medication Drugs 0.000 description 2
- 238000010276 construction Methods 0.000 description 2
- 239000003246 corticosteroid Substances 0.000 description 2
- 229960004397 cyclophosphamide Drugs 0.000 description 2
- 230000001085 cytostatic effect Effects 0.000 description 2
- 231100000433 cytotoxic Toxicity 0.000 description 2
- 230000001472 cytotoxic effect Effects 0.000 description 2
- 230000003247 decreasing effect Effects 0.000 description 2
- 235000005911 diet Nutrition 0.000 description 2
- 230000037213 diet Effects 0.000 description 2
- 239000003085 diluting agent Substances 0.000 description 2
- XBDQKXXYIPTUBI-UHFFFAOYSA-N dimethylselenoniopropionate Natural products CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 2
- 229940042399 direct acting antivirals protease inhibitors Drugs 0.000 description 2
- 229940088679 drug related substance Drugs 0.000 description 2
- 229960001904 epirubicin Drugs 0.000 description 2
- 210000003238 esophagus Anatomy 0.000 description 2
- 210000003414 extremity Anatomy 0.000 description 2
- 229960000390 fludarabine Drugs 0.000 description 2
- GIUYCYHIANZCFB-FJFJXFQQSA-N fludarabine phosphate Chemical compound C1=NC=2C(N)=NC(F)=NC=2N1[C@@H]1O[C@H](COP(O)(O)=O)[C@@H](O)[C@@H]1O GIUYCYHIANZCFB-FJFJXFQQSA-N 0.000 description 2
- VVIAGPKUTFNRDU-ABLWVSNPSA-N folinic acid Chemical compound C1NC=2NC(N)=NC(=O)C=2N(C=O)C1CNC1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 VVIAGPKUTFNRDU-ABLWVSNPSA-N 0.000 description 2
- 235000008191 folinic acid Nutrition 0.000 description 2
- 239000011672 folinic acid Substances 0.000 description 2
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 2
- 238000013467 fragmentation Methods 0.000 description 2
- 238000006062 fragmentation reaction Methods 0.000 description 2
- 238000007710 freezing Methods 0.000 description 2
- 230000008014 freezing Effects 0.000 description 2
- 230000004927 fusion Effects 0.000 description 2
- 208000018925 gastrointestinal mucositis Diseases 0.000 description 2
- ZDXPYRJPNDTMRX-UHFFFAOYSA-N glutamine Natural products OC(=O)C(N)CCC(N)=O ZDXPYRJPNDTMRX-UHFFFAOYSA-N 0.000 description 2
- 235000004554 glutamine Nutrition 0.000 description 2
- 102000006602 glyceraldehyde-3-phosphate dehydrogenase Human genes 0.000 description 2
- 108020004445 glyceraldehyde-3-phosphate dehydrogenase Proteins 0.000 description 2
- ZEKANFGSDXODPD-UHFFFAOYSA-N glyphosate-isopropylammonium Chemical compound CC(C)N.OC(=O)CNCP(O)(O)=O ZEKANFGSDXODPD-UHFFFAOYSA-N 0.000 description 2
- 244000144993 groups of animals Species 0.000 description 2
- 229920002674 hyaluronan Polymers 0.000 description 2
- 229960003160 hyaluronic acid Drugs 0.000 description 2
- 239000001257 hydrogen Substances 0.000 description 2
- 229910052739 hydrogen Inorganic materials 0.000 description 2
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 2
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 2
- 206010020718 hyperplasia Diseases 0.000 description 2
- 238000011065 in-situ storage Methods 0.000 description 2
- 230000006698 induction Effects 0.000 description 2
- 208000037817 intestinal injury Diseases 0.000 description 2
- 238000007918 intramuscular administration Methods 0.000 description 2
- 238000001990 intravenous administration Methods 0.000 description 2
- 239000003456 ion exchange resin Substances 0.000 description 2
- 229920003303 ion-exchange polymer Polymers 0.000 description 2
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 2
- 150000002611 lead compounds Chemical class 0.000 description 2
- 239000000787 lecithin Substances 0.000 description 2
- 235000010445 lecithin Nutrition 0.000 description 2
- 229940067606 lecithin Drugs 0.000 description 2
- 229960001691 leucovorin Drugs 0.000 description 2
- 239000002502 liposome Substances 0.000 description 2
- 239000007791 liquid phase Substances 0.000 description 2
- 238000011068 loading method Methods 0.000 description 2
- 229960002247 lomustine Drugs 0.000 description 2
- 210000003141 lower extremity Anatomy 0.000 description 2
- 125000003588 lysine group Chemical group [H]N([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])(N([H])[H])C(*)=O 0.000 description 2
- RLSSMJSEOOYNOY-UHFFFAOYSA-N m-cresol Chemical compound CC1=CC=CC(O)=C1 RLSSMJSEOOYNOY-UHFFFAOYSA-N 0.000 description 2
- 238000012423 maintenance Methods 0.000 description 2
- 210000004962 mammalian cell Anatomy 0.000 description 2
- 238000004519 manufacturing process Methods 0.000 description 2
- 239000003550 marker Substances 0.000 description 2
- SGDBTWWWUNNDEQ-LBPRGKRZSA-N melphalan Chemical compound OC(=O)[C@@H](N)CC1=CC=C(N(CCCl)CCCl)C=C1 SGDBTWWWUNNDEQ-LBPRGKRZSA-N 0.000 description 2
- 229960001924 melphalan Drugs 0.000 description 2
- GLVAUDGFNGKCSF-UHFFFAOYSA-N mercaptopurine Chemical compound S=C1NC=NC2=C1NC=N2 GLVAUDGFNGKCSF-UHFFFAOYSA-N 0.000 description 2
- 230000004060 metabolic process Effects 0.000 description 2
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 2
- 235000010270 methyl p-hydroxybenzoate Nutrition 0.000 description 2
- 239000004292 methyl p-hydroxybenzoate Substances 0.000 description 2
- 229960002216 methylparaben Drugs 0.000 description 2
- 230000000813 microbial effect Effects 0.000 description 2
- 229960004857 mitomycin Drugs 0.000 description 2
- KKZJGLLVHKMTCM-UHFFFAOYSA-N mitoxantrone Chemical compound O=C1C2=C(O)C=CC(O)=C2C(=O)C2=C1C(NCCNCCO)=CC=C2NCCNCCO KKZJGLLVHKMTCM-UHFFFAOYSA-N 0.000 description 2
- 229960001156 mitoxantrone Drugs 0.000 description 2
- DUWWHGPELOTTOE-UHFFFAOYSA-N n-(5-chloro-2,4-dimethoxyphenyl)-3-oxobutanamide Chemical compound COC1=CC(OC)=C(NC(=O)CC(C)=O)C=C1Cl DUWWHGPELOTTOE-UHFFFAOYSA-N 0.000 description 2
- 230000009826 neoplastic cell growth Effects 0.000 description 2
- 239000003921 oil Substances 0.000 description 2
- 235000019198 oils Nutrition 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- DWAFYCQODLXJNR-BNTLRKBRSA-L oxaliplatin Chemical compound O1C(=O)C(=O)O[Pt]11N[C@@H]2CCCC[C@H]2N1 DWAFYCQODLXJNR-BNTLRKBRSA-L 0.000 description 2
- 229960001756 oxaliplatin Drugs 0.000 description 2
- LXCFILQKKLGQFO-UHFFFAOYSA-N p-hydroxybenzoic acid methyl ester Natural products COC(=O)C1=CC=C(O)C=C1 LXCFILQKKLGQFO-UHFFFAOYSA-N 0.000 description 2
- 239000006179 pH buffering agent Substances 0.000 description 2
- 239000000137 peptide hydrolase inhibitor Substances 0.000 description 2
- 239000000546 pharmaceutical excipient Substances 0.000 description 2
- 239000012071 phase Substances 0.000 description 2
- 229960003742 phenol Drugs 0.000 description 2
- WVDDGKGOMKODPV-ZQBYOMGUSA-N phenyl(114C)methanol Chemical compound O[14CH2]C1=CC=CC=C1 WVDDGKGOMKODPV-ZQBYOMGUSA-N 0.000 description 2
- 230000006461 physiological response Effects 0.000 description 2
- 229920001467 poly(styrenesulfonates) Polymers 0.000 description 2
- 230000008488 polyadenylation Effects 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 239000013641 positive control Substances 0.000 description 2
- 229910052700 potassium Inorganic materials 0.000 description 2
- 239000011591 potassium Substances 0.000 description 2
- 239000000843 powder Substances 0.000 description 2
- 229960004618 prednisone Drugs 0.000 description 2
- XOFYZVNMUHMLCC-ZPOLXVRWSA-N prednisone Chemical compound O=C1C=C[C@]2(C)[C@H]3C(=O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 XOFYZVNMUHMLCC-ZPOLXVRWSA-N 0.000 description 2
- 239000003755 preservative agent Substances 0.000 description 2
- 230000000770 proinflammatory effect Effects 0.000 description 2
- 230000001737 promoting effect Effects 0.000 description 2
- 230000000069 prophylactic effect Effects 0.000 description 2
- 235000019260 propionic acid Nutrition 0.000 description 2
- 235000010232 propyl p-hydroxybenzoate Nutrition 0.000 description 2
- 239000004405 propyl p-hydroxybenzoate Substances 0.000 description 2
- 229960003415 propylparaben Drugs 0.000 description 2
- 238000000751 protein extraction Methods 0.000 description 2
- 239000008213 purified water Substances 0.000 description 2
- 238000004445 quantitative analysis Methods 0.000 description 2
- 230000006340 racemization Effects 0.000 description 2
- 230000009467 reduction Effects 0.000 description 2
- FSYKKLYZXJSNPZ-UHFFFAOYSA-N sarcosine Chemical compound C[NH2+]CC([O-])=O FSYKKLYZXJSNPZ-UHFFFAOYSA-N 0.000 description 2
- 230000003248 secreting effect Effects 0.000 description 2
- 230000028327 secretion Effects 0.000 description 2
- 210000002966 serum Anatomy 0.000 description 2
- 229910052708 sodium Inorganic materials 0.000 description 2
- 239000011734 sodium Substances 0.000 description 2
- WXMKPNITSTVMEF-UHFFFAOYSA-M sodium benzoate Chemical compound [Na+].[O-]C(=O)C1=CC=CC=C1 WXMKPNITSTVMEF-UHFFFAOYSA-M 0.000 description 2
- 235000010234 sodium benzoate Nutrition 0.000 description 2
- 239000004299 sodium benzoate Substances 0.000 description 2
- 229960003885 sodium benzoate Drugs 0.000 description 2
- 235000019333 sodium laurylsulphate Nutrition 0.000 description 2
- 239000007787 solid Substances 0.000 description 2
- 241000894007 species Species 0.000 description 2
- 238000013222 sprague-dawley male rat Methods 0.000 description 2
- 238000013112 stability test Methods 0.000 description 2
- 239000003381 stabilizer Substances 0.000 description 2
- 210000000130 stem cell Anatomy 0.000 description 2
- 230000004936 stimulating effect Effects 0.000 description 2
- 229960004964 temozolomide Drugs 0.000 description 2
- 229960001196 thiotepa Drugs 0.000 description 2
- 230000008467 tissue growth Effects 0.000 description 2
- UCFGDBYHRUNTLO-QHCPKHFHSA-N topotecan Chemical compound C1=C(O)C(CN(C)C)=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 UCFGDBYHRUNTLO-QHCPKHFHSA-N 0.000 description 2
- 229960000303 topotecan Drugs 0.000 description 2
- 238000013519 translation Methods 0.000 description 2
- 238000000825 ultraviolet detection Methods 0.000 description 2
- 229960003048 vinblastine Drugs 0.000 description 2
- JXLYSJRDGCGARV-XQKSVPLYSA-N vincaleukoblastine Chemical compound C([C@@H](C[C@]1(C(=O)OC)C=2C(=CC3=C([C@]45[C@H]([C@@]([C@H](OC(C)=O)[C@]6(CC)C=CCN([C@H]56)CC4)(O)C(=O)OC)N3C)C=2)OC)C[C@@](C2)(O)CC)N2CCC2=C1NC1=CC=CC=C21 JXLYSJRDGCGARV-XQKSVPLYSA-N 0.000 description 2
- 229960004528 vincristine Drugs 0.000 description 2
- OGWKCGZFUXNPDA-XQKSVPLYSA-N vincristine Chemical compound C([N@]1C[C@@H](C[C@]2(C(=O)OC)C=3C(=CC4=C([C@]56[C@H]([C@@]([C@H](OC(C)=O)[C@]7(CC)C=CCN([C@H]67)CC5)(O)C(=O)OC)N4C=O)C=3)OC)C[C@@](C1)(O)CC)CC1=C2NC2=CC=CC=C12 OGWKCGZFUXNPDA-XQKSVPLYSA-N 0.000 description 2
- OGWKCGZFUXNPDA-UHFFFAOYSA-N vincristine Natural products C1C(CC)(O)CC(CC2(C(=O)OC)C=3C(=CC4=C(C56C(C(C(OC(C)=O)C7(CC)C=CCN(C67)CC5)(O)C(=O)OC)N4C=O)C=3)OC)CN1CCC1=C2NC2=CC=CC=C12 OGWKCGZFUXNPDA-UHFFFAOYSA-N 0.000 description 2
- UGGWPQSBPIFKDZ-KOTLKJBCSA-N vindesine Chemical compound C([C@@H](C[C@]1(C(=O)OC)C=2C(=CC3=C([C@]45[C@H]([C@@]([C@H](O)[C@]6(CC)C=CCN([C@H]56)CC4)(O)C(N)=O)N3C)C=2)OC)C[C@@](C2)(O)CC)N2CCC2=C1N=C1[C]2C=CC=C1 UGGWPQSBPIFKDZ-KOTLKJBCSA-N 0.000 description 2
- 229960004355 vindesine Drugs 0.000 description 2
- 238000005406 washing Methods 0.000 description 2
- QIJRTFXNRTXDIP-UHFFFAOYSA-N (1-carboxy-2-sulfanylethyl)azanium;chloride;hydrate Chemical compound O.Cl.SCC(N)C(O)=O QIJRTFXNRTXDIP-UHFFFAOYSA-N 0.000 description 1
- LNAZSHAWQACDHT-XIYTZBAFSA-N (2r,3r,4s,5r,6s)-4,5-dimethoxy-2-(methoxymethyl)-3-[(2s,3r,4s,5r,6r)-3,4,5-trimethoxy-6-(methoxymethyl)oxan-2-yl]oxy-6-[(2r,3r,4s,5r,6r)-4,5,6-trimethoxy-2-(methoxymethyl)oxan-3-yl]oxyoxane Chemical compound CO[C@@H]1[C@@H](OC)[C@H](OC)[C@@H](COC)O[C@H]1O[C@H]1[C@H](OC)[C@@H](OC)[C@H](O[C@H]2[C@@H]([C@@H](OC)[C@H](OC)O[C@@H]2COC)OC)O[C@@H]1COC LNAZSHAWQACDHT-XIYTZBAFSA-N 0.000 description 1
- WGJUFIXHTBAMBX-BYPYZUCNSA-N (2s)-2,6,6-triaminohexanoic acid Chemical group NC(N)CCC[C@H](N)C(O)=O WGJUFIXHTBAMBX-BYPYZUCNSA-N 0.000 description 1
- URJOZSLMTIRWFW-QGZVFWFLSA-N (4r)-4-(1,3-benzodioxol-5-yl)-5,6-dimethoxy-4,9-dihydro-1h-benzo[f][2]benzofuran-3-one Chemical compound C1=C2OCOC2=CC([C@H]2C3=C(COC3=O)CC3=CC=C(C(=C32)OC)OC)=C1 URJOZSLMTIRWFW-QGZVFWFLSA-N 0.000 description 1
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 description 1
- FDKXTQMXEQVLRF-ZHACJKMWSA-N (E)-dacarbazine Chemical compound CN(C)\N=N\c1[nH]cnc1C(N)=O FDKXTQMXEQVLRF-ZHACJKMWSA-N 0.000 description 1
- DHBXNPKRAUYBTH-UHFFFAOYSA-N 1,1-ethanedithiol Chemical compound CC(S)S DHBXNPKRAUYBTH-UHFFFAOYSA-N 0.000 description 1
- GZCWLCBFPRFLKL-UHFFFAOYSA-N 1-prop-2-ynoxypropan-2-ol Chemical compound CC(O)COCC#C GZCWLCBFPRFLKL-UHFFFAOYSA-N 0.000 description 1
- OWEGMIWEEQEYGQ-UHFFFAOYSA-N 100676-05-9 Natural products OC1C(O)C(O)C(CO)OC1OCC1C(O)C(O)C(O)C(OC2C(OC(O)C(O)C2O)CO)O1 OWEGMIWEEQEYGQ-UHFFFAOYSA-N 0.000 description 1
- XXMFJKNOJSDQBM-UHFFFAOYSA-N 2,2,2-trifluoroacetic acid;hydrate Chemical compound [OH3+].[O-]C(=O)C(F)(F)F XXMFJKNOJSDQBM-UHFFFAOYSA-N 0.000 description 1
- OGNSCSPNOLGXSM-UHFFFAOYSA-N 2,4-diaminobutyric acid Chemical compound NCCC(N)C(O)=O OGNSCSPNOLGXSM-UHFFFAOYSA-N 0.000 description 1
- JKXYOQDLERSFPT-UHFFFAOYSA-N 2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-(2-octadecoxyethoxy)ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethanol Chemical compound CCCCCCCCCCCCCCCCCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCO JKXYOQDLERSFPT-UHFFFAOYSA-N 0.000 description 1
- IEQAICDLOKRSRL-UHFFFAOYSA-N 2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-[2-(2-dodecoxyethoxy)ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethoxy]ethanol Chemical compound CCCCCCCCCCCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCOCCO IEQAICDLOKRSRL-UHFFFAOYSA-N 0.000 description 1
- QKNYBSVHEMOAJP-UHFFFAOYSA-N 2-amino-2-(hydroxymethyl)propane-1,3-diol;hydron;chloride Chemical compound Cl.OCC(N)(CO)CO QKNYBSVHEMOAJP-UHFFFAOYSA-N 0.000 description 1
- OSJPPGNTCRNQQC-UWTATZPHSA-N 3-phospho-D-glyceric acid Chemical compound OC(=O)[C@H](O)COP(O)(O)=O OSJPPGNTCRNQQC-UWTATZPHSA-N 0.000 description 1
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 1
- STQGQHZAVUOBTE-UHFFFAOYSA-N 7-Cyan-hept-2t-en-4,6-diinsaeure Natural products C1=2C(O)=C3C(=O)C=4C(OC)=CC=CC=4C(=O)C3=C(O)C=2CC(O)(C(C)=O)CC1OC1CC(N)C(O)C(C)O1 STQGQHZAVUOBTE-UHFFFAOYSA-N 0.000 description 1
- 102000013563 Acid Phosphatase Human genes 0.000 description 1
- 108010051457 Acid Phosphatase Proteins 0.000 description 1
- 101710187573 Alcohol dehydrogenase 2 Proteins 0.000 description 1
- 101710133776 Alcohol dehydrogenase class-3 Proteins 0.000 description 1
- 102000002260 Alkaline Phosphatase Human genes 0.000 description 1
- 108020004774 Alkaline Phosphatase Proteins 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical class N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 1
- ATRRKUHOCOJYRX-UHFFFAOYSA-N Ammonium bicarbonate Chemical compound [NH4+].OC([O-])=O ATRRKUHOCOJYRX-UHFFFAOYSA-N 0.000 description 1
- 229910000013 Ammonium bicarbonate Inorganic materials 0.000 description 1
- 241000024188 Andala Species 0.000 description 1
- 108010039627 Aprotinin Proteins 0.000 description 1
- JHFNSBBHKSZXKB-VKHMYHEASA-N Asp-Gly Chemical compound OC(=O)C[C@H](N)C(=O)NCC(O)=O JHFNSBBHKSZXKB-VKHMYHEASA-N 0.000 description 1
- OAMLVOVXNKILLQ-BQBZGAKWSA-N Asp-Lys Chemical compound NCCCC[C@@H](C(O)=O)NC(=O)[C@@H](N)CC(O)=O OAMLVOVXNKILLQ-BQBZGAKWSA-N 0.000 description 1
- 244000186140 Asperula odorata Species 0.000 description 1
- 241000193830 Bacillus <bacterium> Species 0.000 description 1
- 244000063299 Bacillus subtilis Species 0.000 description 1
- 235000014469 Bacillus subtilis Nutrition 0.000 description 1
- 206010070545 Bacterial translocation Diseases 0.000 description 1
- 102100026189 Beta-galactosidase Human genes 0.000 description 1
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 description 1
- 101100390959 Caenorhabditis elegans flp-2 gene Proteins 0.000 description 1
- 101100505161 Caenorhabditis elegans mel-32 gene Proteins 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- 229920002134 Carboxymethyl cellulose Polymers 0.000 description 1
- 229920001661 Chitosan Polymers 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- 208000017667 Chronic Disease Diseases 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- PTOAARAWEBMLNO-KVQBGUIXSA-N Cladribine Chemical compound C1=NC=2C(N)=NC(Cl)=NC=2N1[C@H]1C[C@H](O)[C@@H](CO)O1 PTOAARAWEBMLNO-KVQBGUIXSA-N 0.000 description 1
- 102000008186 Collagen Human genes 0.000 description 1
- 108010035532 Collagen Proteins 0.000 description 1
- 201000003874 Common Variable Immunodeficiency Diseases 0.000 description 1
- 241000699802 Cricetulus griseus Species 0.000 description 1
- 229920000858 Cyclodextrin Polymers 0.000 description 1
- UHDGCWIWMRVCDJ-CCXZUQQUSA-N Cytarabine Chemical compound O=C1N=C(N)C=CN1[C@H]1[C@@H](O)[C@H](O)[C@@H](CO)O1 UHDGCWIWMRVCDJ-CCXZUQQUSA-N 0.000 description 1
- 102000004127 Cytokines Human genes 0.000 description 1
- 108090000695 Cytokines Proteins 0.000 description 1
- 108010092160 Dactinomycin Proteins 0.000 description 1
- 229920002307 Dextran Polymers 0.000 description 1
- 108090000204 Dipeptidase 1 Proteins 0.000 description 1
- 108090000194 Dipeptidyl-peptidases and tripeptidyl-peptidases Proteins 0.000 description 1
- 102000003779 Dipeptidyl-peptidases and tripeptidyl-peptidases Human genes 0.000 description 1
- 241000196324 Embryophyta Species 0.000 description 1
- 241000588722 Escherichia Species 0.000 description 1
- 102000003688 G-Protein-Coupled Receptors Human genes 0.000 description 1
- 108090000045 G-Protein-Coupled Receptors Proteins 0.000 description 1
- 235000008526 Galium odoratum Nutrition 0.000 description 1
- 208000012671 Gastrointestinal haemorrhages Diseases 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- 108700039691 Genetic Promoter Regions Proteins 0.000 description 1
- 108700007698 Genetic Terminator Regions Proteins 0.000 description 1
- 108010061711 Gliadin Proteins 0.000 description 1
- 102400000320 Glicentin Human genes 0.000 description 1
- 101800002945 Glicentin Proteins 0.000 description 1
- 102400000321 Glucagon Human genes 0.000 description 1
- 108091052347 Glucose transporter family Proteins 0.000 description 1
- 102000042092 Glucose transporter family Human genes 0.000 description 1
- 241000238631 Hexapoda Species 0.000 description 1
- 102000005548 Hexokinase Human genes 0.000 description 1
- 108700040460 Hexokinases Proteins 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- 108010001336 Horseradish Peroxidase Proteins 0.000 description 1
- 102000008100 Human Serum Albumin Human genes 0.000 description 1
- 108091006905 Human Serum Albumin Proteins 0.000 description 1
- 241000701109 Human adenovirus 2 Species 0.000 description 1
- VSNHCAURESNICA-UHFFFAOYSA-N Hydroxyurea Chemical compound NC(=O)NO VSNHCAURESNICA-UHFFFAOYSA-N 0.000 description 1
- XDXDZDZNSLXDNA-TZNDIEGXSA-N Idarubicin Chemical compound C1[C@H](N)[C@H](O)[C@H](C)O[C@H]1O[C@@H]1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2C[C@@](O)(C(C)=O)C1 XDXDZDZNSLXDNA-TZNDIEGXSA-N 0.000 description 1
- XDXDZDZNSLXDNA-UHFFFAOYSA-N Idarubicin Natural products C1C(N)C(O)C(C)OC1OC1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2CC(O)(C(C)=O)C1 XDXDZDZNSLXDNA-UHFFFAOYSA-N 0.000 description 1
- 235000003332 Ilex aquifolium Nutrition 0.000 description 1
- 241000209027 Ilex aquifolium Species 0.000 description 1
- 206010022714 Intestinal ulcer Diseases 0.000 description 1
- XUJNEKJLAYXESH-REOHCLBHSA-N L-Cysteine Chemical compound SC[C@H](N)C(O)=O XUJNEKJLAYXESH-REOHCLBHSA-N 0.000 description 1
- QNAYBMKLOCPYGJ-REOHCLBHSA-N L-alanine Chemical compound C[C@H](N)C(O)=O QNAYBMKLOCPYGJ-REOHCLBHSA-N 0.000 description 1
- FFEARJCKVFRZRR-BYPYZUCNSA-N L-methionine Chemical compound CSCC[C@H](N)C(O)=O FFEARJCKVFRZRR-BYPYZUCNSA-N 0.000 description 1
- QEFRNWWLZKMPFJ-ZXPFJRLXSA-N L-methionine (R)-S-oxide Chemical compound C[S@@](=O)CC[C@H]([NH3+])C([O-])=O QEFRNWWLZKMPFJ-ZXPFJRLXSA-N 0.000 description 1
- UCUNFLYVYCGDHP-BYPYZUCNSA-N L-methionine sulfone Chemical compound CS(=O)(=O)CC[C@H](N)C(O)=O UCUNFLYVYCGDHP-BYPYZUCNSA-N 0.000 description 1
- QEFRNWWLZKMPFJ-UHFFFAOYSA-N L-methionine sulphoxide Natural products CS(=O)CCC(N)C(O)=O QEFRNWWLZKMPFJ-UHFFFAOYSA-N 0.000 description 1
- GDBQQVLCIARPGH-UHFFFAOYSA-N Leupeptin Natural products CC(C)CC(NC(C)=O)C(=O)NC(CC(C)C)C(=O)NC(C=O)CCCN=C(N)N GDBQQVLCIARPGH-UHFFFAOYSA-N 0.000 description 1
- 206010025476 Malabsorption Diseases 0.000 description 1
- GUBGYTABKSRVRQ-PICCSMPSSA-N Maltose Natural products O[C@@H]1[C@@H](O)[C@H](O)[C@@H](CO)O[C@@H]1O[C@@H]1[C@@H](CO)OC(O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-PICCSMPSSA-N 0.000 description 1
- 241001599018 Melanogaster Species 0.000 description 1
- XOGTZOOQQBDUSI-UHFFFAOYSA-M Mesna Chemical compound [Na+].[O-]S(=O)(=O)CCS XOGTZOOQQBDUSI-UHFFFAOYSA-M 0.000 description 1
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 1
- 241000186359 Mycobacterium Species 0.000 description 1
- 241001467552 Mycobacterium bovis BCG Species 0.000 description 1
- 238000007126 N-alkylation reaction Methods 0.000 description 1
- ZDZOTLJHXYCWBA-VCVYQWHSSA-N N-debenzoyl-N-(tert-butoxycarbonyl)-10-deacetyltaxol Chemical compound O([C@H]1[C@H]2[C@@](C([C@H](O)C3=C(C)[C@@H](OC(=O)[C@H](O)[C@@H](NC(=O)OC(C)(C)C)C=4C=CC=CC=4)C[C@]1(O)C3(C)C)=O)(C)[C@@H](O)C[C@H]1OC[C@]12OC(=O)C)C(=O)C1=CC=CC=C1 ZDZOTLJHXYCWBA-VCVYQWHSSA-N 0.000 description 1
- 108091061960 Naked DNA Proteins 0.000 description 1
- 101100042258 Neurospora crassa (strain ATCC 24698 / 74-OR23-1A / CBS 708.71 / DSM 1257 / FGSC 987) sem-1 gene Proteins 0.000 description 1
- BPQQTUXANYXVAA-UHFFFAOYSA-N Orthosilicate Chemical compound [O-][Si]([O-])([O-])[O-] BPQQTUXANYXVAA-UHFFFAOYSA-N 0.000 description 1
- 241000283973 Oryctolagus cuniculus Species 0.000 description 1
- 108010058846 Ovalbumin Proteins 0.000 description 1
- 102400000319 Oxyntomodulin Human genes 0.000 description 1
- 101800001388 Oxyntomodulin Proteins 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 108010087702 Penicillinase Proteins 0.000 description 1
- 102000035195 Peptidases Human genes 0.000 description 1
- 108091005804 Peptidases Proteins 0.000 description 1
- 102000007079 Peptide Fragments Human genes 0.000 description 1
- 108010033276 Peptide Fragments Proteins 0.000 description 1
- 102000001105 Phosphofructokinases Human genes 0.000 description 1
- 108010069341 Phosphofructokinases Proteins 0.000 description 1
- 102000012288 Phosphopyruvate Hydratase Human genes 0.000 description 1
- 108010022181 Phosphopyruvate Hydratase Proteins 0.000 description 1
- 108091000080 Phosphotransferase Proteins 0.000 description 1
- 229920000361 Poly(styrene)-block-poly(ethylene glycol) Polymers 0.000 description 1
- 229920002685 Polyoxyl 35CastorOil Polymers 0.000 description 1
- 108010058003 Proglucagon Proteins 0.000 description 1
- 102000035554 Proglucagon Human genes 0.000 description 1
- 108010011939 Pyruvate Decarboxylase Proteins 0.000 description 1
- 102000013009 Pyruvate Kinase Human genes 0.000 description 1
- 108020005115 Pyruvate Kinase Proteins 0.000 description 1
- 101000648290 Rattus norvegicus Tumor necrosis factor Proteins 0.000 description 1
- 108020004511 Recombinant DNA Proteins 0.000 description 1
- 241000283984 Rodentia Species 0.000 description 1
- 241000235070 Saccharomyces Species 0.000 description 1
- 241000607142 Salmonella Species 0.000 description 1
- 108010077895 Sarcosine Proteins 0.000 description 1
- 102100037505 Secretin Human genes 0.000 description 1
- 108010086019 Secretin Proteins 0.000 description 1
- MTCFGRXMJLQNBG-UHFFFAOYSA-N Serine Natural products OCC(N)C(O)=O MTCFGRXMJLQNBG-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 1
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 1
- 239000004098 Tetracycline Substances 0.000 description 1
- YCPOZVAOBBQLRI-WDSKDSINSA-N Treosulfan Chemical compound CS(=O)(=O)OC[C@H](O)[C@@H](O)COS(C)(=O)=O YCPOZVAOBBQLRI-WDSKDSINSA-N 0.000 description 1
- GSEJCLTVZPLZKY-UHFFFAOYSA-N Triethanolamine Chemical compound OCCN(CCO)CCO GSEJCLTVZPLZKY-UHFFFAOYSA-N 0.000 description 1
- 102000005924 Triose-Phosphate Isomerase Human genes 0.000 description 1
- 108700015934 Triose-phosphate isomerases Proteins 0.000 description 1
- 239000007983 Tris buffer Substances 0.000 description 1
- 102100040247 Tumor necrosis factor Human genes 0.000 description 1
- QZOSVNLXLSNHQK-UWVGGRQHSA-N Tyr-Asp Chemical compound OC(=O)C[C@@H](C(O)=O)NC(=O)[C@@H](N)CC1=CC=C(O)C=C1 QZOSVNLXLSNHQK-UWVGGRQHSA-N 0.000 description 1
- PQLVXDKIJBQVDF-UHFFFAOYSA-N acetic acid;hydrate Chemical compound O.CC(O)=O PQLVXDKIJBQVDF-UHFFFAOYSA-N 0.000 description 1
- 239000003929 acidic solution Substances 0.000 description 1
- RJURFGZVJUQBHK-IIXSONLDSA-N actinomycin D Chemical compound C[C@H]1OC(=O)[C@H](C(C)C)N(C)C(=O)CN(C)C(=O)[C@@H]2CCCN2C(=O)[C@@H](C(C)C)NC(=O)[C@H]1NC(=O)C1=C(N)C(=O)C(C)=C2OC(C(C)=CC=C3C(=O)N[C@@H]4C(=O)N[C@@H](C(N5CCC[C@H]5C(=O)N(C)CC(=O)N(C)[C@@H](C(C)C)C(=O)O[C@@H]4C)=O)C(C)C)=C3N=C21 RJURFGZVJUQBHK-IIXSONLDSA-N 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 230000004913 activation Effects 0.000 description 1
- 230000002730 additional effect Effects 0.000 description 1
- 230000000996 additive effect Effects 0.000 description 1
- 239000000853 adhesive Substances 0.000 description 1
- 230000001070 adhesive effect Effects 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 150000001340 alkali metals Chemical class 0.000 description 1
- 150000001342 alkaline earth metals Chemical class 0.000 description 1
- 125000005907 alkyl ester group Chemical group 0.000 description 1
- 230000029936 alkylation Effects 0.000 description 1
- 238000005804 alkylation reaction Methods 0.000 description 1
- WQZGKKKJIJFFOK-PHYPRBDBSA-N alpha-D-galactose Chemical compound OC[C@H]1O[C@H](O)[C@H](O)[C@@H](O)[C@H]1O WQZGKKKJIJFFOK-PHYPRBDBSA-N 0.000 description 1
- 229960000473 altretamine Drugs 0.000 description 1
- 230000006229 amino acid addition Effects 0.000 description 1
- 239000001099 ammonium carbonate Substances 0.000 description 1
- AVKUERGKIZMTKX-NJBDSQKTSA-N ampicillin Chemical compound C1([C@@H](N)C(=O)N[C@H]2[C@H]3SC([C@@H](N3C2=O)C(O)=O)(C)C)=CC=CC=C1 AVKUERGKIZMTKX-NJBDSQKTSA-N 0.000 description 1
- 229960000723 ampicillin Drugs 0.000 description 1
- 238000010171 animal model Methods 0.000 description 1
- 239000003963 antioxidant agent Substances 0.000 description 1
- 229960004405 aprotinin Drugs 0.000 description 1
- 239000007900 aqueous suspension Substances 0.000 description 1
- 239000008135 aqueous vehicle Substances 0.000 description 1
- 108010047857 aspartylglycine Proteins 0.000 description 1
- 108010092854 aspartyllysine Proteins 0.000 description 1
- 210000003719 b-lymphocyte Anatomy 0.000 description 1
- 230000007375 bacterial translocation Effects 0.000 description 1
- 230000004888 barrier function Effects 0.000 description 1
- 108010005774 beta-Galactosidase Proteins 0.000 description 1
- SQVRNKJHWKZAKO-UHFFFAOYSA-N beta-N-Acetyl-D-neuraminic acid Natural products CC(=O)NC1C(O)CC(O)(C(O)=O)OC1C(O)C(O)CO SQVRNKJHWKZAKO-UHFFFAOYSA-N 0.000 description 1
- 102000006635 beta-lactamase Human genes 0.000 description 1
- GUBGYTABKSRVRQ-QUYVBRFLSA-N beta-maltose Chemical compound OC[C@H]1O[C@H](O[C@H]2[C@H](O)[C@@H](O)[C@H](O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@@H]1O GUBGYTABKSRVRQ-QUYVBRFLSA-N 0.000 description 1
- 229920000249 biocompatible polymer Polymers 0.000 description 1
- 230000017531 blood circulation Effects 0.000 description 1
- 210000000133 brain stem Anatomy 0.000 description 1
- 239000007853 buffer solution Substances 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- 239000011575 calcium Substances 0.000 description 1
- 239000003560 cancer drug Substances 0.000 description 1
- 208000035269 cancer or benign tumor Diseases 0.000 description 1
- 239000000828 canola oil Substances 0.000 description 1
- 235000019519 canola oil Nutrition 0.000 description 1
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 1
- 239000001768 carboxy methyl cellulose Substances 0.000 description 1
- 235000010948 carboxy methyl cellulose Nutrition 0.000 description 1
- 239000008112 carboxymethyl-cellulose Substances 0.000 description 1
- 206010061592 cardiac fibrillation Diseases 0.000 description 1
- 239000003054 catalyst Substances 0.000 description 1
- 150000001768 cations Chemical class 0.000 description 1
- 210000004671 cell-free system Anatomy 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 230000008859 change Effects 0.000 description 1
- 238000009104 chemotherapy regimen Methods 0.000 description 1
- 229960004630 chlorambucil Drugs 0.000 description 1
- 150000001860 citric acid derivatives Chemical class 0.000 description 1
- 229960002436 cladribine Drugs 0.000 description 1
- 206010009887 colitis Diseases 0.000 description 1
- 229920001436 collagen Polymers 0.000 description 1
- 230000000112 colonic effect Effects 0.000 description 1
- 238000004440 column chromatography Methods 0.000 description 1
- 238000002967 competitive immunoassay Methods 0.000 description 1
- 239000002131 composite material Substances 0.000 description 1
- 238000012790 confirmation Methods 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 235000005687 corn oil Nutrition 0.000 description 1
- 239000002285 corn oil Substances 0.000 description 1
- 238000012937 correction Methods 0.000 description 1
- 229960001334 corticosteroids Drugs 0.000 description 1
- 210000004748 cultured cell Anatomy 0.000 description 1
- 238000012258 culturing Methods 0.000 description 1
- WZHCOOQXZCIUNC-UHFFFAOYSA-N cyclandelate Chemical compound C1C(C)(C)CC(C)CC1OC(=O)C(O)C1=CC=CC=C1 WZHCOOQXZCIUNC-UHFFFAOYSA-N 0.000 description 1
- 229960002433 cysteine Drugs 0.000 description 1
- 235000018417 cysteine Nutrition 0.000 description 1
- XUJNEKJLAYXESH-UHFFFAOYSA-N cysteine Natural products SCC(N)C(O)=O XUJNEKJLAYXESH-UHFFFAOYSA-N 0.000 description 1
- 229960001305 cysteine hydrochloride Drugs 0.000 description 1
- 229960000684 cytarabine Drugs 0.000 description 1
- 229960003901 dacarbazine Drugs 0.000 description 1
- 229960000640 dactinomycin Drugs 0.000 description 1
- STQGQHZAVUOBTE-VGBVRHCVSA-N daunorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(C)=O)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 STQGQHZAVUOBTE-VGBVRHCVSA-N 0.000 description 1
- 229960000975 daunorubicin Drugs 0.000 description 1
- 230000009615 deamination Effects 0.000 description 1
- 238000006481 deamination reaction Methods 0.000 description 1
- 230000006735 deficit Effects 0.000 description 1
- 230000000593 degrading effect Effects 0.000 description 1
- 235000015872 dietary supplement Nutrition 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 230000001079 digestive effect Effects 0.000 description 1
- PXEDJBXQKAGXNJ-QTNFYWBSSA-L disodium L-glutamate Chemical compound [Na+].[Na+].[O-]C(=O)[C@@H](N)CCC([O-])=O PXEDJBXQKAGXNJ-QTNFYWBSSA-L 0.000 description 1
- 239000012153 distilled water Substances 0.000 description 1
- 238000009826 distribution Methods 0.000 description 1
- 229960003668 docetaxel Drugs 0.000 description 1
- 239000002552 dosage form Substances 0.000 description 1
- 230000002183 duodenal effect Effects 0.000 description 1
- 210000001198 duodenum Anatomy 0.000 description 1
- 239000000975 dye Substances 0.000 description 1
- 238000001425 electrospray ionisation time-of-flight mass spectrometry Methods 0.000 description 1
- 230000008030 elimination Effects 0.000 description 1
- 238000003379 elimination reaction Methods 0.000 description 1
- 239000003480 eluent Substances 0.000 description 1
- 239000003995 emulsifying agent Substances 0.000 description 1
- 239000000839 emulsion Substances 0.000 description 1
- 210000001842 enterocyte Anatomy 0.000 description 1
- 230000007515 enzymatic degradation Effects 0.000 description 1
- 230000002255 enzymatic effect Effects 0.000 description 1
- YQGOJNYOYNNSMM-UHFFFAOYSA-N eosin Chemical compound [Na+].OC(=O)C1=CC=CC=C1C1=C2C=C(Br)C(=O)C(Br)=C2OC2=C(Br)C(O)=C(Br)C=C21 YQGOJNYOYNNSMM-UHFFFAOYSA-N 0.000 description 1
- 230000001667 episodic effect Effects 0.000 description 1
- 210000000981 epithelium Anatomy 0.000 description 1
- VFRSADQPWYCXDG-LEUCUCNGSA-N ethyl (2s,5s)-5-methylpyrrolidine-2-carboxylate;2,2,2-trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F.CCOC(=O)[C@@H]1CC[C@H](C)N1 VFRSADQPWYCXDG-LEUCUCNGSA-N 0.000 description 1
- 229960005420 etoposide Drugs 0.000 description 1
- VJJPUSNTGOMMGY-MRVIYFEKSA-N etoposide Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@H](C)OC[C@H]4O3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 VJJPUSNTGOMMGY-MRVIYFEKSA-N 0.000 description 1
- 230000007717 exclusion Effects 0.000 description 1
- 230000029142 excretion Effects 0.000 description 1
- 239000013613 expression plasmid Substances 0.000 description 1
- 230000002600 fibrillogenic effect Effects 0.000 description 1
- 239000000706 filtrate Substances 0.000 description 1
- 239000000796 flavoring agent Substances 0.000 description 1
- 235000013355 food flavoring agent Nutrition 0.000 description 1
- 235000019253 formic acid Nutrition 0.000 description 1
- 230000002538 fungal effect Effects 0.000 description 1
- 108020001507 fusion proteins Proteins 0.000 description 1
- 102000037865 fusion proteins Human genes 0.000 description 1
- 229930182830 galactose Natural products 0.000 description 1
- 230000027119 gastric acid secretion Effects 0.000 description 1
- 230000030136 gastric emptying Effects 0.000 description 1
- 208000030304 gastrointestinal bleeding Diseases 0.000 description 1
- 210000003736 gastrointestinal content Anatomy 0.000 description 1
- 210000005095 gastrointestinal system Anatomy 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- 239000003349 gelling agent Substances 0.000 description 1
- SDUQYLNIPVEERB-QPPQHZFASA-N gemcitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1C(F)(F)[C@H](O)[C@@H](CO)O1 SDUQYLNIPVEERB-QPPQHZFASA-N 0.000 description 1
- 229960005277 gemcitabine Drugs 0.000 description 1
- 238000010353 genetic engineering Methods 0.000 description 1
- 229930195712 glutamate Natural products 0.000 description 1
- 229940049906 glutamate Drugs 0.000 description 1
- 230000002414 glycolytic effect Effects 0.000 description 1
- PCHJSUWPFVWCPO-UHFFFAOYSA-N gold Chemical compound [Au] PCHJSUWPFVWCPO-UHFFFAOYSA-N 0.000 description 1
- 239000010931 gold Substances 0.000 description 1
- 229910052737 gold Inorganic materials 0.000 description 1
- 239000001963 growth medium Substances 0.000 description 1
- 230000007773 growth pattern Effects 0.000 description 1
- 230000035876 healing Effects 0.000 description 1
- 108060003552 hemocyanin Proteins 0.000 description 1
- 125000001072 heteroaryl group Chemical group 0.000 description 1
- UUVWYPNAQBNQJQ-UHFFFAOYSA-N hexamethylmelamine Chemical compound CN(C)C1=NC(N(C)C)=NC(N(C)C)=N1 UUVWYPNAQBNQJQ-UHFFFAOYSA-N 0.000 description 1
- 150000002402 hexoses Chemical class 0.000 description 1
- 238000012735 histological processing Methods 0.000 description 1
- 238000000265 homogenisation Methods 0.000 description 1
- 150000004677 hydrates Chemical class 0.000 description 1
- 150000003840 hydrochlorides Chemical class 0.000 description 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 1
- WGCNASOHLSPBMP-UHFFFAOYSA-N hydroxyacetaldehyde Natural products OCC=O WGCNASOHLSPBMP-UHFFFAOYSA-N 0.000 description 1
- 229960001330 hydroxycarbamide Drugs 0.000 description 1
- 125000004029 hydroxymethyl group Chemical group [H]OC([H])([H])* 0.000 description 1
- 229960000908 idarubicin Drugs 0.000 description 1
- HOMGKSMUEGBAAB-UHFFFAOYSA-N ifosfamide Chemical compound ClCCNP1(=O)OCCCN1CCCl HOMGKSMUEGBAAB-UHFFFAOYSA-N 0.000 description 1
- 229960001101 ifosfamide Drugs 0.000 description 1
- 238000002513 implantation Methods 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 238000005462 in vivo assay Methods 0.000 description 1
- 239000011261 inert gas Substances 0.000 description 1
- ZPNFWUPYTFPOJU-LPYSRVMUSA-N iniprol Chemical compound C([C@H]1C(=O)NCC(=O)NCC(=O)N[C@H]2CSSC[C@H]3C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@H](C(N[C@H](C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=4C=CC(O)=CC=4)C(=O)N[C@@H](CC=4C=CC=CC=4)C(=O)N[C@@H](CC=4C=CC(O)=CC=4)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](C)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](C)C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CSSC[C@H](NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@H](C)NC(=O)[C@H](CO)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CC=4C=CC=CC=4)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCCCN)NC(=O)[C@H](C)NC(=O)[C@H](CCCNC(N)=N)NC2=O)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CSSC[C@H](NC(=O)[C@H](CC=2C=CC=CC=2)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H]2N(CCC2)C(=O)[C@@H](N)CCCNC(N)=N)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(O)=O)C(=O)N2[C@@H](CCC2)C(=O)N2[C@@H](CCC2)C(=O)N[C@@H](CC=2C=CC(O)=CC=2)C(=O)N[C@@H]([C@@H](C)O)C(=O)NCC(=O)N2[C@@H](CCC2)C(=O)N3)C(=O)NCC(=O)NCC(=O)N[C@@H](C)C(O)=O)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@H](C(=O)N[C@@H](CC=2C=CC=CC=2)C(=O)N[C@H](C(=O)N1)C(C)C)[C@@H](C)O)[C@@H](C)CC)=O)[C@@H](C)CC)C1=CC=C(O)C=C1 ZPNFWUPYTFPOJU-LPYSRVMUSA-N 0.000 description 1
- 238000011221 initial treatment Methods 0.000 description 1
- 239000007972 injectable composition Substances 0.000 description 1
- 150000007529 inorganic bases Chemical class 0.000 description 1
- 230000010354 integration Effects 0.000 description 1
- 230000007358 intestinal barrier function Effects 0.000 description 1
- 210000004966 intestinal stem cell Anatomy 0.000 description 1
- 230000003834 intracellular effect Effects 0.000 description 1
- 238000005342 ion exchange Methods 0.000 description 1
- 208000037906 ischaemic injury Diseases 0.000 description 1
- 208000028867 ischemia Diseases 0.000 description 1
- 238000006317 isomerization reaction Methods 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 235000014655 lactic acid Nutrition 0.000 description 1
- 210000002429 large intestine Anatomy 0.000 description 1
- 230000003902 lesion Effects 0.000 description 1
- GDBQQVLCIARPGH-ULQDDVLXSA-N leupeptin Chemical compound CC(C)C[C@H](NC(C)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@H](C=O)CCCN=C(N)N GDBQQVLCIARPGH-ULQDDVLXSA-N 0.000 description 1
- 108010052968 leupeptin Proteins 0.000 description 1
- 230000000670 limiting effect Effects 0.000 description 1
- 150000002632 lipids Chemical class 0.000 description 1
- 238000004811 liquid chromatography Methods 0.000 description 1
- 159000000003 magnesium salts Chemical class 0.000 description 1
- 230000003211 malignant effect Effects 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 230000007246 mechanism Effects 0.000 description 1
- 210000004379 membrane Anatomy 0.000 description 1
- 239000012528 membrane Substances 0.000 description 1
- 229960001428 mercaptopurine Drugs 0.000 description 1
- 229960004635 mesna Drugs 0.000 description 1
- 108020004999 messenger RNA Proteins 0.000 description 1
- 239000002207 metabolite Substances 0.000 description 1
- 229910052751 metal Inorganic materials 0.000 description 1
- 239000002184 metal Substances 0.000 description 1
- 229910021645 metal ion Inorganic materials 0.000 description 1
- 229930182817 methionine Natural products 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 235000010981 methylcellulose Nutrition 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 230000000394 mitotic effect Effects 0.000 description 1
- 108091005601 modified peptides Proteins 0.000 description 1
- PXZWGQLGAKCNKD-DPNMSELWSA-N molport-023-276-326 Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@H](C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CCCCN)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](C)C(O)=O)[C@@H](C)O)C(C)C)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](C)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CO)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CCCCN)NC(=O)[C@H](CO)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](NC(=O)[C@H](CC=1C=CC=CC=1)NC(=O)[C@@H](NC(=O)CNC(=O)[C@H](CCC(N)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](N)CC=1NC=NC=1)[C@@H](C)O)[C@@H](C)O)C1=CC=CC=C1 PXZWGQLGAKCNKD-DPNMSELWSA-N 0.000 description 1
- 235000013923 monosodium glutamate Nutrition 0.000 description 1
- 210000003097 mucus Anatomy 0.000 description 1
- 230000035772 mutation Effects 0.000 description 1
- ZUHZZVMEUAUWHY-UHFFFAOYSA-N n,n-dimethylpropan-1-amine Chemical compound CCCN(C)C ZUHZZVMEUAUWHY-UHFFFAOYSA-N 0.000 description 1
- 231100000252 nontoxic Toxicity 0.000 description 1
- 230000003000 nontoxic effect Effects 0.000 description 1
- 238000002414 normal-phase solid-phase extraction Methods 0.000 description 1
- 238000010606 normalization Methods 0.000 description 1
- 235000015816 nutrient absorption Nutrition 0.000 description 1
- 235000006286 nutrient intake Nutrition 0.000 description 1
- 238000011275 oncology therapy Methods 0.000 description 1
- 239000006186 oral dosage form Substances 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 150000007530 organic bases Chemical class 0.000 description 1
- 229940092253 ovalbumin Drugs 0.000 description 1
- 210000001672 ovary Anatomy 0.000 description 1
- 238000010525 oxidative degradation reaction Methods 0.000 description 1
- 230000001590 oxidative effect Effects 0.000 description 1
- QUANRIQJNFHVEU-UHFFFAOYSA-N oxirane;propane-1,2,3-triol Chemical compound C1CO1.OCC(O)CO QUANRIQJNFHVEU-UHFFFAOYSA-N 0.000 description 1
- IWDCLRJOBJJRNH-UHFFFAOYSA-N p-cresol Chemical compound CC1=CC=C(O)C=C1 IWDCLRJOBJJRNH-UHFFFAOYSA-N 0.000 description 1
- 239000012188 paraffin wax Substances 0.000 description 1
- 230000036961 partial effect Effects 0.000 description 1
- 244000052769 pathogen Species 0.000 description 1
- 230000001717 pathogenic effect Effects 0.000 description 1
- 230000007170 pathology Effects 0.000 description 1
- 230000037361 pathway Effects 0.000 description 1
- 229950009506 penicillinase Drugs 0.000 description 1
- 108010091212 pepstatin Proteins 0.000 description 1
- FAXGPCHRFPCXOO-LXTPJMTPSA-N pepstatin A Chemical compound OC(=O)C[C@H](O)[C@H](CC(C)C)NC(=O)[C@H](C)NC(=O)C[C@H](O)[C@H](CC(C)C)NC(=O)[C@H](C(C)C)NC(=O)[C@H](C(C)C)NC(=O)CC(C)C FAXGPCHRFPCXOO-LXTPJMTPSA-N 0.000 description 1
- 230000007030 peptide scission Effects 0.000 description 1
- 230000010412 perfusion Effects 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- 210000001322 periplasm Anatomy 0.000 description 1
- 239000008177 pharmaceutical agent Substances 0.000 description 1
- COLNVLDHVKWLRT-UHFFFAOYSA-N phenylalanine Natural products OC(=O)C(N)CC1=CC=CC=C1 COLNVLDHVKWLRT-UHFFFAOYSA-N 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- 102000020233 phosphotransferase Human genes 0.000 description 1
- 230000035479 physiological effects, processes and functions Effects 0.000 description 1
- 239000010773 plant oil Substances 0.000 description 1
- 210000002381 plasma Anatomy 0.000 description 1
- 229920000747 poly(lactic acid) Polymers 0.000 description 1
- 229920001606 poly(lactic acid-co-glycolic acid) Polymers 0.000 description 1
- 239000008389 polyethoxylated castor oil Substances 0.000 description 1
- 229920000642 polymer Polymers 0.000 description 1
- 229920001184 polypeptide Polymers 0.000 description 1
- 230000001323 posttranslational effect Effects 0.000 description 1
- 238000001556 precipitation Methods 0.000 description 1
- 239000002243 precursor Substances 0.000 description 1
- 238000002203 pretreatment Methods 0.000 description 1
- 230000008569 process Effects 0.000 description 1
- 238000012545 processing Methods 0.000 description 1
- 230000002062 proliferating effect Effects 0.000 description 1
- 235000019833 protease Nutrition 0.000 description 1
- 238000002731 protein assay Methods 0.000 description 1
- 230000006920 protein precipitation Effects 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 239000002516 radical scavenger Substances 0.000 description 1
- 230000003362 replicative effect Effects 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 238000002271 resection Methods 0.000 description 1
- 230000029054 response to nutrient Effects 0.000 description 1
- 238000004366 reverse phase liquid chromatography Methods 0.000 description 1
- 238000007363 ring formation reaction Methods 0.000 description 1
- 210000003296 saliva Anatomy 0.000 description 1
- 239000012488 sample solution Substances 0.000 description 1
- 238000003118 sandwich ELISA Methods 0.000 description 1
- 229940043230 sarcosine Drugs 0.000 description 1
- HFHDHCJBZVLPGP-UHFFFAOYSA-N schardinger α-dextrin Chemical compound O1C(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(O)C2O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC2C(O)C(O)C1OC2CO HFHDHCJBZVLPGP-UHFFFAOYSA-N 0.000 description 1
- 238000012216 screening Methods 0.000 description 1
- 229960002101 secretin Drugs 0.000 description 1
- OWMZNFCDEHGFEP-NFBCVYDUSA-N secretin human Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CO)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CO)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCC(O)=O)C(=O)NCC(=O)N[C@@H](C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCC(N)=O)C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](C(C)C)C(N)=O)[C@@H](C)O)NC(=O)[C@@H](NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CO)NC(=O)[C@@H](N)CC=1NC=NC=1)[C@@H](C)O)C1=CC=CC=C1 OWMZNFCDEHGFEP-NFBCVYDUSA-N 0.000 description 1
- 238000002864 sequence alignment Methods 0.000 description 1
- SQVRNKJHWKZAKO-OQPLDHBCSA-N sialic acid Chemical compound CC(=O)N[C@@H]1[C@@H](O)C[C@@](O)(C(O)=O)OC1[C@H](O)[C@H](O)CO SQVRNKJHWKZAKO-OQPLDHBCSA-N 0.000 description 1
- 229940073490 sodium glutamate Drugs 0.000 description 1
- 230000007928 solubilization Effects 0.000 description 1
- 238000005063 solubilization Methods 0.000 description 1
- 239000003549 soybean oil Substances 0.000 description 1
- 235000012424 soybean oil Nutrition 0.000 description 1
- 239000012192 staining solution Substances 0.000 description 1
- 239000008174 sterile solution Substances 0.000 description 1
- 239000008223 sterile water Substances 0.000 description 1
- 238000003860 storage Methods 0.000 description 1
- 238000009662 stress testing Methods 0.000 description 1
- 239000012607 strong cation exchange resin Substances 0.000 description 1
- 125000003107 substituted aryl group Chemical group 0.000 description 1
- 239000006228 supernatant Substances 0.000 description 1
- 239000000829 suppository Substances 0.000 description 1
- 230000004083 survival effect Effects 0.000 description 1
- 239000000375 suspending agent Substances 0.000 description 1
- 230000002459 sustained effect Effects 0.000 description 1
- 230000002194 synthesizing effect Effects 0.000 description 1
- 229960002180 tetracycline Drugs 0.000 description 1
- 229930101283 tetracycline Natural products 0.000 description 1
- 235000019364 tetracycline Nutrition 0.000 description 1
- 150000003522 tetracyclines Chemical class 0.000 description 1
- WROMPOXWARCANT-UHFFFAOYSA-N tfa trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F.OC(=O)C(F)(F)F WROMPOXWARCANT-UHFFFAOYSA-N 0.000 description 1
- 229940124597 therapeutic agent Drugs 0.000 description 1
- 238000011285 therapeutic regimen Methods 0.000 description 1
- BRNULMACUQOKMR-UHFFFAOYSA-N thiomorpholine Chemical compound C1CSCCN1 BRNULMACUQOKMR-UHFFFAOYSA-N 0.000 description 1
- 235000021476 total parenteral nutrition Nutrition 0.000 description 1
- 238000013518 transcription Methods 0.000 description 1
- 230000035897 transcription Effects 0.000 description 1
- 230000002103 transcriptional effect Effects 0.000 description 1
- 230000009466 transformation Effects 0.000 description 1
- 230000032258 transport Effects 0.000 description 1
- 229960003181 treosulfan Drugs 0.000 description 1
- 230000001228 trophic effect Effects 0.000 description 1
- 101150108727 trpl gene Proteins 0.000 description 1
- 210000004881 tumor cell Anatomy 0.000 description 1
- 210000002438 upper gastrointestinal tract Anatomy 0.000 description 1
- 230000003827 upregulation Effects 0.000 description 1
- 210000002700 urine Anatomy 0.000 description 1
- 239000001993 wax Substances 0.000 description 1
- 230000004584 weight gain Effects 0.000 description 1
- 235000019786 weight gain Nutrition 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
Images


Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K14/00—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- C07K14/435—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- C07K14/575—Hormones
- C07K14/605—Glucagons
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K35/00—Medicinal preparations containing materials or reaction products thereof with undetermined constitution
- A61K35/12—Materials from mammals; Compositions comprising non-specified tissues or cells; Compositions comprising non-embryonic stem cells; Genetically modified cells
- A61K35/48—Reproductive organs
- A61K35/54—Ovaries; Ova; Ovules; Embryos; Foetal cells; Germ cells
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K35/00—Medicinal preparations containing materials or reaction products thereof with undetermined constitution
- A61K35/66—Microorganisms or materials therefrom
- A61K35/74—Bacteria
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/16—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof
- A61K38/17—Peptides having more than 20 amino acids; Gastrins; Somatostatins; Melanotropins; Derivatives thereof from animals; from humans
- A61K38/22—Hormones
- A61K38/26—Glucagons
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/06—Organic compounds, e.g. natural or synthetic hydrocarbons, polyolefins, mineral oil, petrolatum or ozokerite
- A61K47/26—Carbohydrates, e.g. sugar alcohols, amino sugars, nucleic acids, mono-, di- or oligo-saccharides; Derivatives thereof, e.g. polysorbates, sorbitan fatty acid esters or glycyrrhizin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/0012—Galenical forms characterised by the site of application
- A61K9/0019—Injectable compositions; Intramuscular, intravenous, arterial, subcutaneous administration; Compositions to be administered through the skin in an invasive manner
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/14—Particulate form, e.g. powders, Processes for size reducing of pure drugs or the resulting products, Pure drug nanoparticles
- A61K9/19—Particulate form, e.g. powders, Processes for size reducing of pure drugs or the resulting products, Pure drug nanoparticles lyophilised, i.e. freeze-dried, solutions or dispersions
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/04—Drugs for disorders of the alimentary tract or the digestive system for ulcers, gastritis or reflux esophagitis, e.g. antacids, inhibitors of acid secretion, mucosal protectants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/12—Antidiarrhoeals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/14—Prodigestives, e.g. acids, enzymes, appetite stimulants, antidyspeptics, tonics, antiflatulents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P19/00—Drugs for skeletal disorders
- A61P19/08—Drugs for skeletal disorders for bone diseases, e.g. rachitism, Paget's disease
- A61P19/10—Drugs for skeletal disorders for bone diseases, e.g. rachitism, Paget's disease for osteoporosis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/04—Anorexiants; Antiobesity agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/04—Antibacterial agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P39/00—General protective or antinoxious agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P39/00—General protective or antinoxious agents
- A61P39/02—Antidotes
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P5/00—Drugs for disorders of the endocrine system
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N7/00—Viruses; Bacteriophages; Compositions thereof; Preparation or purification thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K48/00—Medicinal preparations containing genetic material which is inserted into cells of the living body to treat genetic diseases; Gene therapy
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N2710/00—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA dsDNA viruses
- C12N2710/00011—Details
- C12N2710/10011—Adenoviridae
- C12N2710/10041—Use of virus, viral particle or viral elements as a vector
- C12N2710/10043—Use of virus, viral particle or viral elements as a vector viral genome or elements thereof as genetic vector
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N2710/00—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA dsDNA viruses
- C12N2710/00011—Details
- C12N2710/20011—Papillomaviridae
- C12N2710/20041—Use of virus, viral particle or viral elements as a vector
- C12N2710/20043—Use of virus, viral particle or viral elements as a vector viral genome or elements thereof as genetic vector
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N2710/00—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA dsDNA viruses
- C12N2710/00011—Details
- C12N2710/22011—Polyomaviridae, e.g. polyoma, SV40, JC
- C12N2710/22041—Use of virus, viral particle or viral elements as a vector
- C12N2710/22043—Use of virus, viral particle or viral elements as a vector viral genome or elements thereof as genetic vector
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12N—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA
- C12N2760/00—MICROORGANISMS OR ENZYMES; COMPOSITIONS THEREOF; PROPAGATING, PRESERVING, OR MAINTAINING MICROORGANISMS; MUTATION OR GENETIC ENGINEERING; CULTURE MEDIA ssRNA viruses negative-sense
- C12N2760/00011—Details
- C12N2760/20011—Rhabdoviridae
- C12N2760/20211—Vesiculovirus, e.g. vesicular stomatitis Indiana virus
- C12N2760/20241—Use of virus, viral particle or viral elements as a vector
- C12N2760/20243—Use of virus, viral particle or viral elements as a vector viral genome or elements thereof as genetic vector
Landscapes
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Organic Chemistry (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Engineering & Computer Science (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Epidemiology (AREA)
- Zoology (AREA)
- Endocrinology (AREA)
- Toxicology (AREA)
- Gastroenterology & Hepatology (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Biochemistry (AREA)
- Molecular Biology (AREA)
- Genetics & Genomics (AREA)
- Rheumatology (AREA)
- Physical Education & Sports Medicine (AREA)
- Immunology (AREA)
- Diabetes (AREA)
- Biophysics (AREA)
- Hematology (AREA)
- Obesity (AREA)
- Orthopedic Medicine & Surgery (AREA)
- Dermatology (AREA)
- Wood Science & Technology (AREA)
- Biomedical Technology (AREA)
- Biotechnology (AREA)
- Cell Biology (AREA)
- Developmental Biology & Embryology (AREA)
- Reproductive Health (AREA)
- Virology (AREA)
Abstract
análogo de peptideo 2 tipo glucagon (glp-2) ou um sal ou derivado farmaceuticamente aceitável do mesmo, composição farmacêutica, uso de um análogo de glp-2, molécula de ácido nucleico, vetor de expressão, célula hospedeira, método para a produção do análogo de glp-2, uso de uma molécula de ácido nucleico, um vetor de expressão ou uma célula hospedeira, e, kit terapêutico são expostos análogos de glp-2 que compreendem uma ou mais substituições quando comparados a [hgly2]glp-2 e que apresentam atividade biológica in vivo aperfeiçoada e! ou estabilidade química aperfeiçoada, por exemplo quando avaliados em ensaios de estabilidade in vitro. de modo mais particular, os análogos de glp-2 preferidos, aqui expostos, compreendem substituições em uma ou mais posições 8, 16, 24 e/ou 28 da seqüência glp-2 do tipo selvagem, de modo opcional em combinação com outras substituições na posição 2 (como mencionado na introdução) e em uma ou mais das posições 3, 5, 7, 10 e 11, ei ou uma delação de um ou mais dos aminoácidos 31 a 33 e/ ou a adição de uma sequência de peptídeo de estabilização n-terminal ou c-terminal. os análogos são particularmente úteis para a profilaxia ou o tratamentos de distúrbios relacionados ao estômago e ao intestino e para a melhora dos efeitos colaterais da quimioterapia.
Description
[001] A presente invenção refere-se a análogos de peptídeo-2-tipoglucagon (GLP-2) e a seu uso médico, por exemplo na profilaxia ou o tratamentos de distúrbio relacionados ao estômago e ao intestino, para melhorar os efeitos colaterais da terapia de quimioterapia e radiação.
[002] GLP é um peptídeo de 33 aminoácidos, liberado a partir doprocessamento pós-translacional de proglucagon nas células L enteroendócrinas do intestino e de regiões específicas do tronco cerebral. Ele é co-secretado junto com o peptídeo tipo glucagon (GLP-1), oxintomodulina e glicentina, em resposta à ingestão de nutrientes.
[003] O GLP-2 induz um crescimento significativo do epitélio damucosa intestinal do intestino delgado, através da estimulação da proliferação de células tronco nas criptas e através da inibição da apoptose nos vilos (Drucker et al. Proc. Natl. Acad. Sci U. S. A., 1996, 93: 7911-6). O GLP -2 também inibe o esvaziamento gástrico e a secreção de ácido gástrico (Wojdemann et al. J. Clin. Endocrinol. Metb. 1999, 84 : 2513 - 7), aumenta a função da barreira intestinal (benjamin et al.. Gut. 2000, 47 - 112-9), estimula o transporte de hexose através da regulação excessiva dos transportadores de glicose (Cheeseman, Am. J. Physiol. 1997, R 1965 -71), e aumenta o fluxo sanguíneo intestinal (Guan et al. Gastroenterology, 2003, 125, 136-47).
[004] O GLP-2 é ligado a um único receptor acoplado à proteína G,que pertence à família de secretina de glucagon da classe II (1). O receptor de GLP-2 foi apenas localizado no intestino delgado, cólon e estômago, sítios que são conhecidos como respondendo a GLP-2 (Yusta et al., Gastroenterology, 200, 119: 744-55). No entanto, a célula alvo para a estimulação do receptor de GLP-2 no trato gastrointestinal não está ainda esclarecida e os mediadores intracelulares a jusante, acoplados ao receptor de GLP-2, são ainda entendidos de modo deficiente.
[005] Os efeitos de GLP-2 específicos e benéficos demonstrados nointestino delgado levantaram muito interesse quanto ao uso de GLP-2 no tratamento da doença ou da lesão intestinal (Sinclair and Drucker, Physiolology 2005: 367-65). Além disso, foi demonstrado que GLP-1 evita ou reduz o dano epiteial à mucosa em um grande número de modelos pré- clínicos de lesão intestinal, incluindo a mucosite induzida através de quimioterapia, a lesão por perfusão de isquemia, a colite induzida por dextrano sulfato e os modelos genéticos de doença intestinal inflamatória (Sinclair and Drucker Physiology 2005 : 367 - 65).
[006] O GLP-2 é secretado como um peptídeo de 33 aminoácidoscom a sequência que se segue : H- His- Ala- Asp - Gly- Ser- Phe- Ser- Asp- Glu- Met- Asn- Thr- Ile- Leu- Asp- Asn- Leu- Ala -Ala- Arg- Asp- Phe- Ile- Asn- Trp- Leu- Ile- Gln- Ther - Lys- Ile- Thr - Asp- OH. Ele é prontamente clivado na Alanina (A) na posição 2 do terminal NH2 ao GLP-2 humano inativo (3-33) através da enzima DPP IV. Esta degradação enzimática rápida de GLP- 2 (1-33), em adição à eliminação renal, resulta em uma meia vida de cerca de 7 minutos para o peptídeo (Tavares et al., Am. J. Physiol. Metab., 278 : E 134 - E -139, 2000).
[007] A US 5. 994. 500 (Drucker et al.) descreve antagonistas doGLP-2 e seus efeitos sobre o crescimento do tecido gastrointestinal. É sugerido que os antagonistas sejam formulados como substâncias farmacêuticas a serem usadas no tratamento de hiperplasia, de modo a induzir a hipoplasia. Na US 5. 994. 500, a estruturado do GLP-2 de mamífero foi alterada através de mutações, tais que substituições e deleções.
[008] A US 6.184. 208, US 5.789. 379 e a US 6. 184. 201 expõeanálogos de GLP-2 e seus usos médicos. Os análogos são todos obtidos através de substituições e/ ou deleções do GLP-2 humano.
[009] DaCambra et a l. (Biochemistry 2000, 39, 8888-8894)descrevem determinantes estruturais para a atividade de GLP-2. Exemplos de tais determinantes são Phe6 e Thr5, que são referidos como cruciais para a ligação e a ativação de GLP-2.
[0010] Na WO 97/ 39031, o análogo de GLP-2, [Gly2] GLP-2 é exposto. Neste caso, a alanina na posição 2 foi substituída por glicina, de modo a tornar o peptídeo resistente à clivagem de DPP IV. É demonstrado que a substituição de alanina aumenta a estabilidade e a potência do peptídeo. O pedido de patente descreve como o análogo de GLP-2 pode ser usado contra as doenças associadas com a inflamação e a destruição da mucosa epitelial intestinal. Estas incluem a ressecção do intestino delgado ampla, a doença intestinal inflamatória, a mucosite induzida por quimioterapia e a lesão isquêmica.
[0011] O WO 02/066511 descreve análogos GLP-2 tendo um meia vida estendida in vivo e seu uso como medicamentos no tratamento de distúrbios gastrointestinais , tais como doenças de intestino inflamatório.
[0012] A WO 01/41779 descreve o uso de h[Gly2] GLP-2 como um tratamento prévio para inibir a apoptose induzida por quimioterapia e a promoção da sobrevivência celular.
[0013] Todas as referências aqui citadas são expressamente incorporadas, a título referencial, em sua totalidade.
[0014] O uso de GLP-2 ou de análogos de GLP-2 no tratamento de várias doenças foi proposto por muitos cientistas. No entanto, existe ainda uma necessidade quanto a análogos de GLP-2 estáveis e aperfeiçoados.Sumário da Invenção
[0015] De modo amplo, a presente invenção refere-se a análogos de GLP-2, que compreendem uma ou mais substituições quando comparados a GLP-2 do tipo selvagem, e que podem apresentar a propriedades de uma atividade biológica aperfeiçoada in vivo e/ ou de estabilidade química aperfeiçoada, por exemplo, conforme avaliada em ensaios de estabilidade in vitro. De modo mais particular, os análogos de GLP-2 preferidos da presente invenção compreendem substituições em uma ou mais das posições 8, 16, 24 e/ou 28 da sequência de GLP-2, opcionalmente em combinação com outras substituições na posição 2 (como mencionado na introdução) e em uma ou mais das posições 3, 5, 7, 10 e 11, e/ ou uma deleção de um ou mais dos aminoácidos correspondendo às posições 31 a 33 da sequência de GLP-2 do tipo selvagem e/ ou a adição de uma sequência de peptídeo de estabilização N- terminal ou C-terminal. Assim como provendo análogos de GLP-2, que podem apresentar atividade biológica e/ ou estabilidade química aperfeiçoada, a presente invenção também refere-se ao provimento de compostos que possuem atividade promotora do crescimento intestinal preferencial no intestino delgado comparada à do cólon e vice- versa, em particular através da inclusão da modificação em uma ou mais das posições Asp3 e/ ou Ser 8 e/ ou Asn 16 e/ ou Asn 24 e/ou Gln 28 de GLP-2 do tipo selvagem.
[0016] Deste modo, em um aspecto, a presente invenção provê um análogo de GLP-2, que é representado através da fórmula geral I:R1-Z1-His-X2-X3-Gly-X5-X6-X7-X8-X9-X10-X11-X12-X13- X14-X15-X16-X17-Ala-X19-X20-X21-Phe-Ile-X24-Trp-Leu-Ile-X28-Thr- Lys-X31-X32-X33-Z2- R2em que:R1 é hidrogênio, alquila C1-4 (por exemplo, metila), acetila, formila, benzoíla ou trifluoroacetilaX2 é Gly, Ala ou SarX3 é Glu ou AspX5 é Ser ou ThrX6 é Phe ou ProX7 é Ser ou THr X8 é Asp ou SerX9 é Glu ou AspX10 é Met, Leu, Nle ou um aminoácido com substituição Met oxidativamente estávelX11 é Asn, Ala, Lys ou SerX12 é Thr ou LysX13 é Ile, Glu ou GlnX14 é Leu, Met ou IleX15 é Asp ou GluX16 é Asn ou AlaX17 é Leu ou GluX18 é Ala ou AibX19 é Ala ou ThrX20 é Arg ou LysX21 é Asp ou IleX24 é Asn, Ala ou GluX28 é Glan, Ala ou AsnX31 é Pro, Ile ou deletadoX32 é THr ou deletadoX33 é Asp, Asn ou deletadoR2 é NH2 ou OH;Z1 e Z2 são, independentemente, ausentes, ou uma sequência de peptídeos de unidades de 3-230 aminoácidos selecionadas a partir do grupo que consiste de Ala, Leu, Ser, Thr, Tyr, Asn, Gln, Asp, Glu, Lys, Arg, His, Met e Orn;em que o análogo de GLP-2 compreende uma ou mais substituições selecionadas a partir de :X é Ser e/ ou X16 é Ala e/ ou X24 é Ala e/ ou X28 é Ala;ou um sal farmaceuticamente aceitável ou um derivado do mesmo.
[0017] Em uma modalidade adicional, a presente invenção provê um análogo de GP-2 representado pela fórmula geral II:Ri-Zi-His-Gly-X3-Gly-X5-Phe-X7-X8-Glu-X10-X11-Thr-Ile- Leu-Asp-X16-Leu-Ala-Ala- Arg-Asp-Phe- Ile-X24-Trp-Leu-Ile-X28-Thr- Lys-X31-X32-X33-Z2 -R2em que:R1 é hidrogênio, alquila C1-4 (por exemplo, metila), acetila, formila, benzoíla ou trifluoroacetilaX3 é Glu ou AspX5 é Ser ou ThrX7 é Ser ou ThrX8 é Asp ou SerX10 é Met, Leu, Nle, ou um aminoácido com substituição Met oxidativamente estávelX11 é Asn, Ala, Lys ou SerX24 é Asn, Ala, Lys, ou SerX24 é Asn ou AlaX28 é Gln ou AlaX31 é Pro ou deletadoX32 é Thr ou deletadoX33 é Asp ou deletadoR2 é NH2 ou OH;Z1 e Z2 são, independentemente, ausentes ou uma sequência de unidades de 3-20 aminoácidos selecionadas a partir do grupo que consiste de Ala, Leu, Ser, Thr, Tyr, Asn, Gln, Asp, Glu, Lys, Arg, His, Met e Orn, em que o análogo de GLP-2 compreende uma ou mais substituições selecionadas a partir de:X8 é Ser e/ ou X16 é Ala e/ ou X24 é Ala e/ ou X28 é Ala; ou um sal farmaceuticamente aceitável ou um derivado do mesmo, em que X16 não é Ala, será Asn.
[0018] Em certas modalidades, em que Z1 está presente, R1 pode ser H, e quando Z2 está presente, R2 pode ser OH.
[0019] Em algumas modalidades da presente invenção, o análogo de GLP-2 apresenta pelo menos 60% de identidade de sequência de aminoácido para o tipo selvagem GLP-2 (1-33) tendo a sequência exposta na introdução do pedido, de modo mais preferido pelo menos 63% de identidade de sequência, de modo ainda mais preferido pelo menos 66% de identidade de sequência e de modo ainda mais preferido pelo menos 69% de identidade de sequência.
[0020] “O percentual (%) de identidade de sequência de aminoácido” com relação às sequências de polipeptídeo GLP-2, é definido como o percentual de resíduos de aminoácido em uma sequência candidata, que são idênticos aos resíduos de aminoácido na sequência de GLP-2 do tipo selvagem, após alinhar as sequências e introduzir lacunas, se necessário, de modo a que seja alcançado um percentual de identidade de sequência máximo, e não considerando quaisquer substituições conservadoras como parte da identidade de sequência. O alinhamento da sequência pode ser executado por aquele versado na arte, usando técnicas bem conhecidas na arte, por exemplo usando software publicamente disponível, tais que os softwares BLAST, BLAST 2 ou Align, vide:
[0021] Altschul et al. (Methods in Enzymology, 266: 460 - 480 (1996);
[0022] http: //blast. Wustl/ edu/ blast/ README. html) ou Pearson et al. (Genomics, 46, 24, 36, 1997) e Http: molbiol. Soton. Ac. Uk/ compute/ align. Html para o programa Align.
[0023] O percentual de identidades de sequência aqui usados e de acordo com a presente invenção são determinados usando este programa e os seus ajustes de falha. De modo mais genérico, a pessoa versada na arte pode prontamente determinar os parâmetros apropriados para determinar o alinhamento, incluindo quaisquer algoritmos necessários para que seja alcançado ao alinhamento máximo em todas a extensão das sequências sedo comparadas.
[0024] Em algumas modalidades preferidas, os análogos do peptídeo GLP-2 representados pelas Fórmulas I, II ou III, compreendem substituições em mais do que uma das posições X8, X16, X24 e/ ou X28 e/ ou uma combinação destas substituições com outras substituições, de modo preferido aquelas nas posições X3, X5, X7, X10 e/ ou X11.
[0025] Exemplos de combinações de X8, X16, X24 e/ ou X28, que recaem dentro das Fórmulas I a III, incluem :Ser8, Ala16Ser8, Ala24Ser8, Ala28Ala16, Ala24Ala16, Ala28Ala24, Ala28Ser8, Ala16, Ala24Ser8, Ala16, Ala28Ser8,Ala24, Ala 28Ala16, Ala24, Ala28Ser8, Ala16, Ala24, Ala28
[0026] Exemplos de substituições nas posições X3, X5, X7, X10 e X11, que recaem dentro das fórmulas I a III, e que podem ser combinadas com uma substituição em uma ou mais das posições X8, X16, X24 e/ ou X28, incluem :Glu3, Leu10, Ala 11, 24Glu3, Thr5, Leu10, Ser11, Ala16, 24,28 Glu3, Thr5, Leu10, Lys11, Ala16, 24, 28Glu3, Thr5, Ser8, Leu10, Ala16, 24, 28Glu3, Thr5, Ser8, 11, Leu10, Ala16, 24, 28Glu3, Thr5, Ser8, 11, Leu10, Ala16, 24, 28Glu3, Ser8, 11, Leu10, Ala16, 24, 18Glu3, Leu 10, Ser11, Ala16,24,28Glu3, Leu10, Lys11, Ala16, 24, 28Glu3, Thr5, Leu10, Ala11,16, 24, 28Glu3, Thr5, Leu10, Ala11, 16, 24,18, Ile21Glu3, Thr5, Ser8, Leu10, Ala11, 16, 24, 28Glu3, Ser8, Leu10, Ala 11, 16,24, 28Glu3, Leu10, Ala11, 16,24, 28Thr7, Leu10, Ala11, 24Thr7, Leu 10, Lys11, Ala24,Thr7, Leu10, Ser11, Ala24Thr7, Leu10, Ser8,11, Ala24Thr7, Ser8, Leu 10, Ala11, 24Thr7, Ser8, Leu10, Lys11, Ala24Ser8, Leu10, Ala11, 24Lleu10, Ala24Leu10, Ala11, Ala24Leu10, Ala 11,24,28Leu10, Ala11, 16, 24, 28Leu10, Lys11, Ala24Leu10, Ser11, Ala24Leu10, Ser8, 11, Ala24ou uma deleção em uma ou mais das posições X31-X33, em combinação com uma alteração acima mencionada na posição 8, 16, 24 e/ ou 28.
[0027] Exemplos específicos dos compostos GLP-2 da presente invenção são expostos na descrição detalhada que se segue abaixo.
[0028] Assim como provendo análogos de GLP-2, que apresentam estabilidade química e atividade biológica aperfeiçoadas, a presente invenção refere-se também ao provimento de compostos, que possuem atividade de promoção de crescimento preferencial no intestino delgado, comparada ao cólon e vice-versa. Em particular, os experimentos aqui descritos mostram que a substituição nas posições Asp3 e/ ou Ser8 e/ ou Asn16 e/ ou Gln 28 de GLP-2 do tipo selvagem proporcionam um aumento preferencial do peso do intestino delgado quando administradas a animais de teste, comparados ao aumento da massa do cólon. Estas descobertas significam que os compostos exemplificados podem ser úteis no tratamento de condições, em que é vantajoso possuir um efeito de promoção do crescimento aumentado no intestino delgado, ao mesmo tempo em que é apresentado um menor efeito sobre o cólon e vice-versa.
[0029] Deste modo, os compostos que são preferidos para causar o crescimento do intestino delgado compreendem, d e modo típico, uma ou mais substituições nas posições 3, 8, 16 e/ ou 28 do GLP-2 do tipo selvagem. Tais compostos podem causar, de modo seletivo, um crescimento do intestino delgado preferivelmente que do cólon. Estes podem, portanto, ser usados para as condições que afetam ou relacionadas ao intestino delgado.
[0030] De modo preferido, tais compostos seletivos para o intestino delgado compreendem substituições em mais do que uma das posições X3, X7, X16, X24, X28, X31, X32 e/ ou X33. Deste modo, os compostos seletivos para o intestino delgado podem compreender mais do que uma das substituições X3 é Glu, X7 é Ser, X16 é Ala, X24 é Ala, X28 é Ala, X31 é Ile, X32 é Thr e X33 é Asp. Os resíduos de aminoácido nas posições X31, X32 e X33 podem ser opcionalmente deletados.
[0031] Compostos exemplificados, que estimulam, de modo preferencial, o crescimento epitelial no intestino delgado, incluem 1809, 1818, 1819, 1820, 1826, 1827, 1844, 1845, 1846, 1848, 1849, 1850, 1851, 1852, 1853, 1855, 1857, 1858, 1959.
[0032] Por outro lado, os compostos da presente invenção que não possuem tais modificações, por exemplo, que compreendem uma ou mais substituições nas posições 10, 11 e/ ou 24, podem ser preferidos para induzir o crescimento preferencial do cólon, de modo preferido que o do intestino delgado. Eles podem, deste modo, ser usados para o tratamento de condições que afetam ou relacionadas ao cólon.
[0033] Tais compostos seletivos para o cólon podem compreender mais do que uma das substituições nas posições X3, X8 e/ ou X24. Por exemplo, eles podem compreender mais do que uma substituição selecionada a partir de X3 é Asp, X8 é Asp e X24 é Ala. Os resíduos de aminoácido nas posições X31, X32 e X33 podem ser opcionalmente deletados.
[0034] Compostos exemplificados, que estimulam, de modo preferencial, o crescimento epitelial no cólon, incluem 1830, 1831, 1835, 1836, 1839, 1840, 1841, e 1843.
[0035] Compostos exemplificados sem o crescimento preferencial no intestino delgado ou no cólon: [Gly2] GLP-2 (isto é, molécula de referência), 1559, 1821, 1822, 1823, 1825, 1828, 1829, 1832, 1833, 1834, 1842, 1854.
[0036] Os compostos da invenção possuem também estabilidade química aumentada, por exemplo, contra a hidrólise ácida, oxidação e desaminação. Acredita-se que substituições nas posições X3 e/ ou X33 podem aperfeiçoar a estabilidade à hidrólise ácida. A substituição na posição X10 pode aperfeiçoar a estabilidade oxidativa. A substituição em uma ou mais das posições X11, X16 e/ ou X24 pode aumentar a estabilidade contra a desamidação. O análogo de GLP-2 da invenção pode, deste modo, exibir estabilidade aumentada contra a degradação em solução ácida, contra a desamidação, e/ ou contra a degradação oxidativa, em relação a Gly2-GLP-2.
[0037] De modo preferido, o análogo de GLP-2 mantém uma pureza observada em pelo menos 70% e relação à pureza inicial em pelo menos um dos testes de degradação descritos no Exemplo 7 abaixo. De modo adicional ou alternativo, ele pode manter uma pureza observada de pelo menos 60% com relação à pureza inicial em uma solução de HCl 0,1 M após 12 dias. De modo adicional ou alternativo, ele pode manter uma pureza observada de pelo menos 70% em relação à pureza inicial em uma solução e NH4HCO3 0, 1 M após 6 dias.
[0038] Em um outro aspecto, a presente invenção provê uma composição, que compreende um análogo de GLP-2 como aqui definido, ou um sal ou derivado do mesmo, em mistura com um veículo. Em modalidades preferidas, a composição é uma composição farmaceuticamente aceitável e o veículo é um veículo farmaceuticamente aceitável. O análogo do peptídeo GLP-2 pode ser um sal de adição de ácido farmaceuticamente aceitável do análogo de GLP-2.
[0039] Em um outro aspecto, a presente invenção provê um análogo de GLP-2, como aqui definido, ou um sal do mesmo, para o uso em terapia.
[0040] Em um aspecto adicional, a presente invenção provê o uso de um análogo de GLP-2, ou de um sal ou derivado do mesmo para a preparação de um medicamento para o tratamento e/ ou a prevenção de distúrbios relacionados ao estômago e ao intestino, tais que o tratamento de neonatos com a função intestinal comprometida, osteoporose, e condições mediadas por DPP- IV (dipeptidilpeptidase). A título de exemplo, os distúrbios relacionados ao estômago e ao intestino incluem úlceras, gastrite, distúrbios digestivos, síndromes de má absorção, síndrome do intestino curto, síndrome de cul-de-sac, doença intestinal inflamatória, sapinho celíaco (por exemplo, aquele originário de enteropatia induzida por glúten ou doença celíaca), colite ulcerativa, síndrome intestinal irritável associada com diarréia, dano ao intestino delgado e síndrome do intestino curto.
[0041] Outras condições que podem ser tratadas com análogos de GLP-2 da invenção, ou para as quais os análogos de GLP-2 podem ser úteis a partir de um ponto de vista profilático ou terapêutico, incluem enterite devida à radiação, enterite infecciosa ou pós- infecciosa, e dano ao intestino delgado devido a agentes quimioterapêuticos tóxicos ou outros. Isto pode requerer a administração do análogo de GLP-2 antes de, simultaneamente com, ou seguindo-se a um curso de quimioterapia ou de terapia de radiação, de modo a reduzir os efeitos colaterais de quimioterapia, tais que diarréia, cólicas abdominais e vômitos, e reduzir o dano estrutural e funcional consequente do epitélio intestinal resultante a partir de quimioterapia ou de terapia de radiação.
[0042] A invenção também provê um kit terapêutico, que compreende uma droga quimioterapêutica para o câncer e uma análogo de GLP-2 da presente invenção, cada qual opcionalmente em combinação com um veículo farmaceuticamente aceitável. Os dois agentes terapêuticos podem ser embalados separadamente (por exemplo, em frascos separados) para a administração separada, ou eles podem ser providos na mesma composição. Deste modo a invenção ainda provê uma composição farmacêutica compreende uma droga quimioterapêutica para o câncer e um análogo de GLP-23 da presente invenção, em combinação com um veículo farmaceuticamente aceitável.
[0043] Para pacientes tendo neoplasia da mucosa gastrointestinal, ou um risco aumentado de neoplasia da mucosa gastrointestinal, pode ser desejável selecionar um composto, de modo a reduzir o eliminar o risco de efeitos colaterais reduzidos, tais que a estimulação ou o agravamento da neoplasia da mucosa gastrointestinal. Por exemplo, quando da seleção de um composto para tratar um paciente com neoplasia do cólon (seja benigna ou maligna), ou em risco de desenvolve neoplasia do cólon, pode ser apropriado selecionar um composto que seja seletivo para o intestino delgado em relação ao cólon, do que um composto não- seletivo, ou um composto que seja seletivo para o cólon em relação ao intestino delgado.
[0044] Sob outros aspectos, a presente invenção provê o uso dos análogos de GLP-2 para a preparação de um medicamento para o tratamento e/ ou a prevenção da má nutrição, por exemplo, condições tais que a síndrome de desperdício caquexia e anorexia.
[0045] Em um outro aspecto, a invenção provê uma molécula de ácido nucleico, que compreende uma sequência de ácido nucleico que codifica um análogo de GLP-2, como aqui definido.
[0046] Em aspectos adicionais, a presente invenção provê um vetor de expressão, que compreende a sequência de ácido nucleico acima opcionalmente em combinação com sequências para dirigir a sua expressão, e células hospedeiras transformadas com os vetores de expressão. De modo preferido, as células hospedeiras são capazes de expressar e secretar o análogo de GLP- 2. Em ainda um outro aspecto, a presente invenção provê um método de produção do análogo de GLP-2, o método compreendendo cultivar as células hospedeiras sob condições adequadas para expressar o análogo de GLP-2 e purificar o análogo de GLP-2 assim produzido.
[0047] A invenção provê ainda um ácido nucleico da invenção, um vetor de expressão da invenção, ou uma célula hospedeira capaz de expressar e secretar um análogo de GLP-2 da invenção, para o uso em terapia. Será entendido que o ácido nucleico, o vetor de expressão e as células hospedeiras podem ser usados para o tratamento de quaisquer distúrbios aqui descritos, que podem ser tratados com os análogos de GLP- 2 em si mesmos. Referências a uma composição, que compreende um análogo de GLP-2 da invenção, ou a administração de um análogo de GLP-2 da invenção, devem, portanto, ser construídas de modo a abranger a administração de um ácido nucleico, vetor de expressão ou célula hospedeira da invenção, exceto quando o contexto o requerer de outro modo.
[0048] Em um aspecto adicional, a presente invenção provê um método de tratar uma distúrbio relacionado ao intestino e ao estômago em um paciente que esteja em necessidade do mesmo, através da administração de uma quantidade eficaz de um análogo de GLP-2, tal como aqui definido, ou um sal ou derivado do mesmo, ou um ácido nucleico, vetor de expressão ou célula hospedeira da invenção. Exemplos de distúrbios relacionados ao estômago e ao intestino são providos acima.
[0049] Em um outro aspecto, a presente invenção provê um método para tratamento ou prevenção de um efeito colateral de quimioterapia ou de terapia de radiação em um paciente que esteja em necessidade do mesmo, o método compreendendo administrar uma quantidade eficaz de um análogo de GLP-2, tal como aqui definido, ou um sal ou derivado do mesmo, ou um ácido nucleico, vetor de expressão ou célula hospedeira da invenção.
[0050] Em um aspecto adicional, a presente invenção provê um método para tratamento ou de prevenção de desnutrição, por exemplo, condições tais que a síndrome de desperdício caquexia ou anorexia, em um paciente que esteja em necessidade do mesmo, o método compreendendo administrar uma quantidade eficaz de um análogo de GLP-2, tal como definido neste, ou um sal ou derivado do mesmo, ou um ácido nucleico, vetor de expressão ou célula hospedeira de acordo com a invenção.
[0051] Modalidades da presente invenção serão agora descritas em maiores detalhes, por meio de exemplos e sem limitação com referência às figuras anexas.
[0052] Figura 1: Exemplos de dados de dose- resposta completos de quatro compostos seletivos para o intestino delgado (compostos n°s 1846, 1855, 1848 e 1858) na massa do intestino delgado (SI) em camundongos C57BL. Os compostos foram administrados através de injeção subcutânea b.i.d., durante três dias, nas doses que se seguem : 0 (veículo), 5, 15, 45, 135 nmol/kg (n = 6/ grupo de dose). As respostas em cada nível de dose foram comparadas com as respostas obtidas no mesmo nível de dose em um camundongo tratado em par com o composto de referência não- seletivo [Gly2] GLP-2. De modo a corrigir as alterações no peso corpóreo (BW), as massa SI foi expressa em relação a BW (razão SI-BW) e a resposta de crescimento, em cada nível de dose, foi normalizada para a resposta observada com o composto de referência não- seletivo [Gly2] GLp-2. Os resultados demonstraram que, dentro da faixa de dose de 5-405 nmol/kg, as relações de dose - resposta de compostos seletivos para o intestino delgado 1846, 1855, 1848 e 1858 foram significativamente diferentes daquelas do composto de referência não- seletivo [Gly2] GLP-2 (p< 0,05 em ANOVA de duas vias) e todos os quatro compostos estimularam o crescimento do intestino delgado com respostas máximas, que foram significativamente maiores do que [Gly2] GLP-2. Os valores são médias ± SEM. *: < 0,05 em relação à dose equimolar de [GLy2] GLP-2.
[0053] Figura 2: Exemplos de dados de dose resposta completos para compostos seletivos para o intestino delgado (compostos n°s 1846, 1855, 1848, 1858) no Índice de Sensibilidade do Intestino Delgado (SI) - para Cólon de camundongos em relação ao composto de referência não- seletivo [Gly2] GLP-2. Os compostos foram administrados através de injeção subcutânea b.i.d. durante três dias em camundongos C57BL, nas doses que se seguem: 0 (veículo), 5, 15, 45, 135, 405 nmol/ kg (n= 6/ grupo de dose). As respostas em cada nível de dose foram comparadas com as respostas obtidas no mesmo nível de dose em camundongos tratados em par com o composto de referência não- seletivo [Gly2] GLP-2. O índice de sensibilidade SI- Cólon foi calculado como a massa de SI em relação à massa de cólon e o Índice de Sensibilidade em cada dose foi normalizado para a resposta observada com o composto de referência não- seletivo [Gly2] GLP-2. Os resultados demonstraram que dentro da faixa de dose de 5-405 mol/kg, as relações de dose- resposta dos compostos 1857 e 1820, seletivos para o intestino delgado, foram significativamente diferentes do composto de referência não- seletivo [Gly] GLP-2 (p< 0,05 em ANOVA de duas vias) e os compostos 1846, 1855 e 1949 demonstraram sensibilidade do intestino delgado máxima aumentada em relação a [Gly] GLP-2. Os valores são médias ± SEM *: P< 0,05 em relação à dose equimolar de [Gly]GLP-2.
[0054] Figura 3: Exemplos de dados de dose - resposta completos de compostos seletivos para o intestino delgado (compostos n°s 1857, 1849 e 1820 na massa do intestino delgado (SI) em camundongos C57BL. Os compostos foram administrados través de injeção subcutânea b.i.d. durante três dias, nas doses que se seguem : 0 (veículo), 5, 15, 45, 135, 405 nmol/ kg (N = 6/ grupo de dose). As respostas em cada nível de dose foram comparadas com as respostas obtidas no mesmo nível de dose em camundongos tratados em par com o composto de referência não- seletivo [GLy2]GLP-2. De modo a corrigir as alterações do peso corpóreo (BW), a massa Si foi expressa com relação a BW (razão SI-BW) e a resposta de crescimento de cada nível de dose foi normalizada para a resposta observada com o composto de referência não- seletivo [Gly2] GLP-2. Os resultados demonstraram que dentro da faixa de dose de 5-4-5 nmol/ kg, as relações de dose- resposta dos compostos seletivos para o intestino delgado 1857, 1849 e 1820 foram significativamente diferentes do composto de referência não seletivo [GLy2] GLP-2 (p< 0,05 em ANOVA de duas vias) e ambos os compostos estimularam o crescimento do intestino delgado com respostas máximas, que foram significativamente maiores do que [Gly2]GLP-2. Os valores são médias ± SEM. * : P< 0,05 em relação à dose equimolar de [Gly] GLP-2.
[0055] Figura 4: Exemplos de dados de dose- resposta completos dos três compostos seletivos para o intestino delgado (compostos n°s 1857, 1820 e 1849) sobre o Índice de Sensibilidade do Intestino Delgado (SI) - para - Cólon [Gly2] GLP-2. Os compostos foram administrados através de injeção subcutânea b.i. d., durante três dias, em camundongos C57BL nas doses que se seguem : 0 (veículo, 5, 15, 45, 135, 405 mmol/ kg (n = 6/ grupo de dose). As respostas em cada nível de dose são comparadas com as respostas obtidas no mesmo nível de dose em camundongos tratados em par com o composto de referência não- seletivo [Gly2] GLP-2. O Índice de Sensibilidade SI- Cólon foi calculado com a massa de SI em relação à massa de cólon e o Índice de Sensibilidade em cada nível de dose foi normalizado para a resposta observada com o composto de referência não- seletivo [Gly2] GLP-2. Os resultados demonstraram que dentro da faixa de dose de 5-405 mmol/ kg, as relações de dose resposta dos compostos seletivos para o intestino delgado 1857, 1820 e 1849 foram significativamente diferentes do composto de referência não seletivo [Gly] GLP-2 (p< 0,05 em ANOVA de duas vias) e todos os três compostos demonstraram sensibilidade do intestino delgado máxima aumentada em relação à [Gly2] GLP-2. Os valores são médias ± SEM *: P < 0,05 relativa à dose equimolar de [Gly2] GLP-2.
[0056] Figura 5: Exemplos de dados de dose- resposta completos de um composto não- seletivo ([Gly2]GLP-2), e de um composto seletivo para o intestino delgado (Composto 1848), quanto à massa do estômago, cólon e intestino delgado. Os compostos foram administrados através da injeção subcutânea b.i. d., durante três dias, em camundongos C57BL nas doses que se seguem : (0) veículo, 5, 15, 45, 135, 405 nmol/ kg (n = 5/ grupos de dose). Os resultados demonstraram que, dentro da faixa de dose de 5-405 nmol / kg, [GLy2]GLP-2 produziu uma estimulação de crescimento dependente de dose no intestino delgado, cólon e estômago, enquanto que o Composto 1848 apenas produziu estimulação de crescimento dependente de dose no intestino delgado. Os valores são médias ± SEM. * : P < 0,05 em relação ao veículo.
[0057] Figura 6: O exemplo mostra que o efeito do composto 1846 (5, 15, 45, 135, 405 e 810 nmol/ kg, s.c., b.i.d.; n = 6 / grupo de dose) em A) razão em peso de intestino delgado para o corpo (SI- BW), e B) comprimento do intestino delgado (comprimento SI) em camundongos tratados com a droga citostática 5-Fluorouracila (5-FU). O composto 1846 foi administrado, durante 3 dias, antes de e durante 4 dias junto com 5-FU, 50 mg/kg, i.p., diariamente. A título referencial, [Gly2] GLP-2 (405 nmol/ kg) foi administrado a um grupo de animais. Os resultados a partir dos animais de controle tratados com o veículo (PBS) ou 5-FU isoladamente são também mostrados. O composto 1846 evitou a atrofia do intestino delgado induzida por FU (massa do órgão reduzida e encurtamento) em camundongos C57BL. Os valores são médias ± SEM. * P< 0,05, em relação a 5-FU.
[0058] Figura 7: O exemplo mostra o efeito do composto 1848 (5, 15,45, 135, 405 e 810 nmol/ kg, s.c., b.i.d. n = 6/ grupo de dose) em A) razão em peso de intestino delgado para o corpo (SI-BW), e B) comprimento do intestino delgado (comprimento SI) em camundongos tratados com a droga citostática 5-Fluorouracila (5-FU). O composto 1848 foi administrado durante 3 dias antes de e durante 4 dias junto com 5-FU, 50 mg/ kg, i. p., diariamente. A título referencial, [GLy2]GLP-2 (405 nmol/ kg) foi fornecido a um grupo de animais. Os resultados a partir dos animais de controle tratados com o veículo (PBS) ou 5-FU isoladamente são também mostrados. O composto 1848 evitou a atrofia do intestino delgado induzida por FU (massa do órgão reduzida e encurtamento) em camundongos C57BL e altas doses do composto 1848 foram mais eficazes do que [Gly2] GLP-2. Os valores são médias ± SEM. * P< 0,05, em relação a 5-FU. # P < 0,05, em relação a [Gly2] GLP-2.
[0059] Figura 8: O exemplo mostra o efeito do composto 1855 (5, 15,45, 135, e 405 nmol/ kg, s.c., b.i.d. n = 6/ grupo de dose) em A) razão em peso de intestino delgado para o corpo (SI-BW), e B) comprimento do intestino delgado (comprimento SI) em camundongos tratados com a droga citostática 5-Fluorouracila (5-FU). O composto 1855 foi administrado durante 3 dias antes de e durante 4 dias junto com 5-FU, 50 mg/ kg, i. p., diariamente. A título referencial, [GLy2]GLP-2 (405 nmol/ kg) foi fornecido a um grupo de animais. Os resultados a partir dos animais de controle tratados com o veículo (PBS) ou 5-FU isoladamente são também mostrados. O composto 1855 evitou a atrofia do intestino delgado induzida por FU (massa do órgão reduzida e encurtamento) em camundongos C57BL e altas doses do composto 1855 foram mais eficazes do que [Gly2]GLP-2. Os valores são médias ± SEM. * P< 0,05, em relação a 5-FU. # P < 0,05, em relação a [Gly2] GLP-2.
[0060] Figura 9: O exemplo mostra o efeito do composto 1857 (5, 15,45, 135, e 405 nmol/ kg, s.c., b.i.d. n = 6/ grupo de dose) em A) razão em peso de intestino delgado para o corpo (SI-BW), e B) comprimento do intestino delgado (comprimento SI) em camundongos tratados com a droga citostática 5-Fluorouracila (5-FU). O composto 1857 foi administrado durante 3 dias antes de e durante 4 dias junto com 5-FU, 50 mg/ kg, i. p., diariamente. A título referencial, [GLy2]GLP-2 (405 nmol/ kg) foi fornecido a um grupo de animais. Os resultados a partir dos animais de controle tratados com o veículo (PBS) ou 5-FU isoladamente são também mostrados. O composto 1857 evitou a atrofia do intestino delgado induzida por FU (massa do órgão reduzida e encurtamento) em camundongos C57BL e altas doses do composto 1857 foram mais eficazes do que [Gly2]GLP-2. Os valores são médias ± SEM. * P< 0,05, em relação a 5-FU. # P < 0,05, em relação a [Gly2] GLP-2.
[0061] Figura 10: O exemplo mostra os efeitos do composto 1846 (16, 80 e 400 nmol/ kg/ d; s.c., n = 6/ grupo de dose) em ratos Sprague- Dawley tratados com a droga citostática 5-Fluorouracila (5-FU). O composto 1846 foi administrado durante 3 dias antes de e durante 4 dias junto com 5-FU (75 mg / kg, i.p., diariamente). Os resultados foram comparados com respostas em animais de controle tratados com veículo (solução salina) ou 5- FU isoladamente. A solução salina e os controles 5-FU são também mostrados. O composto 1846 evitou a atrofia do intestino delgado induzida por 5-FU (massa do intestino delgado reduzida e encurtamento intestinal em ratos). Os valores são médias ± SEM. * P < 0,05, em relação a 5-FU isoladamente.
[0062] Figura 11: Este exemplo ilustra o efeito terapêutico do composto 1846 sobre a diarréia induzida pelo tratamento com a droga citostática 5-fluorouracila (5-FU). Os ratos foram tratados com 5-FU durante 4 dias com uma dose diária de 75 mg/ kg (dias 1-4); (n- 40 ratos). Metade dos animais receberam tratamento adicional com o composto 1846 (400 nmol/ kg s.c., uma vez ao dia) durante os três últimos dias antes de (dias 3 a 1) e durante os 4 dias de tratamento com 5 -FU (dias 0 a 3). Os ratos foram observados duas vezes ao dia (de manhã e à noite) de modo a determinar se o animal havia tido diarréia e a severidade da diarréia foi classificada de acordo com esta escala : (0) sem diarréia; (1) manchamento fecal brando em torno do ânus; (2) manchamento fecal moderado nos membros traseiros e na cauda; e (3) manchamento fecal severo nos membros frontais e no abdômen. No dia 5, cerca de 70% dos ratos Sprague Dawley que haviam recebido 5-FU isoladamente haviam desenvolvido diarréia (Figura 11A), enquanto que apenas 0% dos ratos que foram tratados em conjunto com o composto 1846 desenvolveram diarréia (Figura 11 B). Os resultados indicam que o composto 1846 evita, de modo efetivo, a lesão do intestino delgado e, deste modo, o desenvolvimento de diarréia durante o tratamento citostático com 5-FU.
[0063] Figura 12: Este exemplo ilustra o efeito do composto 1846 sobre a altura da cripta- vilo epitelial (Figura 12 A) e a espessura muscular (Figura 12 B) e o jejuno (isto é, seção mediana do intestino delgado). Ratos Sprague Dawley foram tratados por via intravenosa com o composto 1846 (0, 62, 3, 41 ou 6,2 mg/ kg / dia) durante 5 dias (n = 6/ grupo de dose). Então os animais foram sacrificados e pequenas biópsias intestinais (1 cm) foram coletadas com 25 cm de afastamento a partir do esfíncter pilórico. As biópsias foram fixadas, embebidas em parafina, seccionadas e manchadas com hematoxilina e eosina. As seções manchadas foram examinadas sob um microscópio e a profundidade da cripta, a altura do vilo, e o comprimento da cripta- vilo e a espessura muscular foram medidos. Conforme ilustrado, o composto 1846 produziu aumentos dependentes de dose no comprimento da cripta- vilo no epitélio intestinal a partir do jejuno, mas não teve efeito sobre a espessura muscular do jejuno. Este resultado sugere que o composto 1846 exerce a sua ação proliferativa no intestino delgado através da estimulação do crescimento epitelial. Os valores são médias em ± SEM. * P< 0,05, em relação a veículos de controle (0 mg/ kg/ d).
[0064] Figura 13: Este exemplo ilustra o efeito do composto 1848 sobre úlceras do intestino delgado induzido através de indometacina. Ratos Sprague Dawley machos foram tratados com o veículo (solução salina; grupo 1) ou indometacina (7 mg/ kg, s.c., uma vez ao dia durante dois dias; grupos 2-7). Indometacina foi fornecida isoladamente (grupo 2) ou em combinação com prednisolona (10 mg /kg s.c.; grupo 3) ou com 8, 40, ou 200 nmol/ kg do composto 1848, s. c. uma vez dia (grupos 4-6). Finalmente, um grupo de ratos foi tratado com o tratamento combinado de prednisolona (10 mg/ kg s.c.) e o composto 1848, 200 nmol/ kg, s.c, uma vez ao dia (grupo 7). O tratamento com o composto 1848 foi iniciado 4 dias antes de indometacina e continuado durante os dois dias de tratamento com indometacina. No dia 3, os ratos foram sacrificados e após um período de 5 minutos, após o qual o intestino foi aberto ao longo da margem antimesentérica e suspenso em uma placa de polipropileno. Quaisquer conteúdos intestinais remanescentes foram cuidadosamente removidos com um par de tesouras. Após a fixação durante 24 horas em temperaturas ambiente, o tecido foi enxaguado em água Milli- Q e manchado superficialmente durante 20 minutos com Alcian Green 3 BX (Chroma) preparado como uma solução a 5% em 1 % de ácido acético (Bie & Berntsen). Após a remoção da solução de manchamento em excesso com água Milli-Q, a preparação do tecido foi transferida para álcool a 70% e analisada usando um estereomicroscópio com baixa ampliação. (x 7). Iniciando no piloro, o intestino delgado foi escaneado e a configuração (circular contra linear) e o tamanho (úlcera circular: diâmetro, úlceras lineares : comprimento x largura) das úlceras foi medido usando uma régua padrão (resolução : 0,5 mm). Uma úlcera foi definida como uma área, que carecia de superfície epitelial. Na cura de úlceras, apenas a área em que ainda faltava a superfície epitelial foi considerada como uma úlcera, mesmo se a estrutura do vilo estivesse ainda faltando em uma área maior. Toda a análise foi executada em um modo cego. Conforme ilustrado na Figura 13, a indometacina causou uma forte indução de úlceras intestinais (ulceração do intestino delgado total = 333 ± 21 mm2). O tratamento com prednisolona causou uma redução significativa na extensão de ulceração de aproximadamente 29%. O tratamento com o composto 1848 evitou a ulceração induzida com indometacina em um modo dependente de dose e na dose mais alta a ulceração total foi reduzida em quase 50% (178 ± 17 mm2). Esta resposta máxima para o composto 1846 foi maior do que o efeito de prednisolona e a adição de prednisolona em combinação com o composto 1848 em alta dose não produziu qualquer efeito adicional. Os resultados indiciam que o composto 1848 evita, de modo efetivo, a ulceração induzida por indometacina no intestino delgado. Os valores são médias ± SEM. * P < 0, 05 contra indometacina (grupo 2). # P < 0,05 contra prednisolona (grupo 3).
[0065] Figura 14: Este exemplo ilustra o efeito do composto 1848 sobre o conteúdo do intestino delgado de TNF- alfa em ratos com inflamação induzida através de indometacina no intestino delgado. Ratos Sprague - Dawley machos foram tratados com o veículo (solução salina; grupo 1) ou indometacina (7 mg/ kg, s. c, uma vez ao dia durante dois dias; grupos 2-7). A indometacina foi fornecida isoladamente (grupo 2) ou em combinação com prednisolona (10 mg/ kg, s. c; grupo 3) ou com 8, 40, ou 200 nmol/ kg do composto 1848 s.c., uma vez ao dia (grupos 4-6). Finalmente, um grupo de ratos foi tratado com o tratamento combinado de prednisolona (10 mg/ kg s.c.) e o composto 1848, 200 nmol / kg, s.c. uma vez ao dia (grupo 7). O tratamento com o composto 1848 foi iniciado 4 dias antes de indometacina e continuou durante os dois dais do tratamento com indometacina. No dia 3, os ratos foram sacrificados e mediante necropsia, a necropsia do intestino delgado foi dividida em três segmentos de igual comprimento correspondendo a 1) duodeno e jejuno proximal, 2) jejuno mediano e distal e 3) íleo. As amostras foram imediatamente congeladas em N2 líquido e armazenadas a - 80°C até a análise. A homogeneização e a extração da proteína celular a partir de segmentos do intestino delgado foi executada de acordo com o procedimento que se segue: Os segmentos de tecido foram pesados e adicionados a um volume de 1,5 ml por grama de tecido gelado de tampão de extração Tris- HCl (10 mM) (Sigma) e EDTA 1 mM (J. T. Baker), (pH 7,6) com 0,05% de azida sódica, 1 % de Tween- 80 (Fluka), fluoreto de fenilmetilsulfonila 2 mM (PMSF, Fluka) e 1 μg/ ml de cada um dos inibidores de protease aprotinina, leupeptina e pepstatina A(Roche Diagnostics). O tecido foi cortado em pequenos pedaços com um par de tesouras e homogeneizado três vezes durante 20 segundos (homogeneizador IKA Ultra Turrax T25, Janke & kunkel) a 9500 rpm, com resfriamento intermitente em gelo durante 30 segundos. O homogeneizado foi centrifugado a 20.000 x g durante 30 minutos a 4°C, o sobrenadante foi coletado e armazenado a 20°C, até a análise quanto a TNF- α. Pequenas extrações de proteína intestinal foram analisadas quanto a TNF-α, usando um kit ELISA comercialmente disponível de acordo com as instruções do fabricante (kit ELISA Rat Tumor Necrosis Factor -α Ultra Sensitive, Biosource International Inc.). O ensaio possui uma unidade de detecção de 0,7 pg/ ml. As extrações de proteína foram analisadas quanto ao conteúdo de proteína total usando um ensaio comercialmente disponível (ensaio de proteína DC, Bio-Rad Laboratoires Ltd.). Níveis de tecido do intestino delgado de TNF- α foram expressos com relação à proteína total. O composto 1848 diminuiu, de modo significativo, os níveis do intestino delgado da citoquina proinflamatória TNF-α e este efeito foi mais acentuado no segundo proximal (primeiro 1/3 do intestino delgado). O composto 1848 foi mais eficaz do que prednisolona nos segmentos médio e proximal (segundo 1/3 do intestino delgado). De modo interessante, o composto 1848 suprimiu a inflamação do intestino delgado de modo mais efetivo do que prednisona e prednisona não teve efeito aditivo quando fornecida em combinação com o composto 1848. Estes resultados sugerem que o composto 1848 apresenta um potencial antiinflamatório acentuado sobre os processos de doenças que afetam o intestino delgado. Os valores são médias ± SEM. * P < 0,05 contra indometacina (grupo 2).
[0066] A não ser que especificado de outro modo, as definições que se seguem são providas para termos específicos, que são usados na descrição acima exposta.
[0067] Em toda a descrição e reivindicações, os códigos de uma letra e de três letras convencionais para aminoácidos naturais são usados, assim como os códigos de três letras geralmente aceitos para outros a-aminoácidos, tais que sarcosina (Sar), norleucina (Nle), e ácido alfa-aminoisobutírico (Aib). Todos os resíduos de aminoácido nos peptídeos da invenção são, de modo preferido, de configuração LK. No entanto, os aminoácidos de configuração D podem também estar presentes.
[0068] Os compostos preferidos da presente invenção possuem pelo menos uma atividade biológica de GLP-2, em particular causando o crescimento do intestino. Isto pode ser avaliado em ensaios in vivo, por exemplo como descritos nos exemplos, nos quais a massa do intestino, ou uma porção do mesmo é determinada após um animal de teste ter sido tratado ou exposto a um análogo de GLP-2.
[0069] Os análogos de GLP-2 da presente invenção possuem uma ou mais substituições de aminoácido, deleções, inversões ou adições comparadas com FLP-2 nativo e como acima definido. Esta definição também inclui os termos sinônimos similares de GLP-2 e/ ou agonistas de GLP-2. Além disso, o análogo da presente invenção pode, de modo adicional apresentar modificação química de um ou mais de seus grupos colaterais de aminoácido, átomos α- carbono, grupo amino terminal, ou grupo de ácido carboxílico terminal. Uma modificação química inclui, mas não está limitada, à adição de porções químicas, criação de novas ligações e remoção de porções químicas. As modificações nos grupos laterais do aminoácido incluem, sem limitação, a acilação de grupos lisina ε-amino, N-alquilação de arginina, histidina ou lisina, a alquilação de grupos de ácido carboxílico glutâmicos ou aspárticos, e a desamidação de glutamina ou asparagina. As modificações do amino terminal incluem, sem limitação, o desamino, alquila N- inferior, alquila N-di- inferior, e N- acila. As modificações do grupo carbóxi terminal incluem, sem limitação, a amida, a alquil amida inferior, a dialquil amida, e as modificações do éster alquílico inferior. De modo preferido, neste caso, alquila inferior é alquila C1-4. Além disso, um ou mais grupos laterais, ou grupos terminais, podem ser protegidos por grupos protetores, conhecidos daqueles de habilidade ordinária na química de peptídeos. O α- carbono de um aminoácido pode ser mono- ou di-metilado.
[0070] Quando eles estão presentes, aminoácido com substituição Met oxidativamente estável significa um que é selecionado a partir do grupo, que consiste de Met (O) (sulfóxido de metionina), Met (O) 2 (metionina sulfona), Val, Ile, Asn, Glx (Glu ou Gln), Tyr, Phe, Trp e, de modo preferido, Leu, Nle, Ala, Ser e Gly.
[0071] Deve ser entendido que os peptídeos da invenção podem ser também providos sob a forma de um sal ou outro derivado. Sais incluem os sais farmaceuticamente aceitáveis, tais que os sais de adição de ácido e os sais básicos. Exemplos dos sais de adição de ácido incluem sais de hidrocloreto, sais de citrato e sais de acetato. Exemplos de sais básicos incluem sais, em que o cátion é selecionado a partir de metais alcalinos, tais que sódio e potássio, metais alcalino terrosos, tais que cálcio, e íons de amônio + N (R3)3 (R4), em que R3 e R4 designam, de modo independente, alquila Ci-6 opcionalmente substituído, alquenila C2-6 opcionalmente substituído, arila opcionalmente substituído ou heteroarila opcionalmente substituído. Outros exemplos de sais farmaceuticamente aceitáveis são descritos em “Remington’s Pharmaceutical Sciences “, 17 a Edição. Ed. Alfonso R. Genaro (Ed.), Mark Publishing Company, Easton, PA, U. S. A., 1985 e edições mais recentes, e na Enciclopédia de Tecnologia Farmacêutica.
[0072] Outros derivados dos análogos de GLP-2 da invenção incluem complexos de coordenação com íons metálicos, tais que Mn2+ e Zn2+, ésteres tais que ésteres hidrolisáveis in vivo, bases ou ácidos livres, hidratos, pró- drogas ou lipídeos. Os ésteres podem ser formados entre grupos de ácido carboxílicos ou hidroxila, presentes no composto, e um ácido carboxílico apropriado ou parceiro de reação de álcool, usando técnicas bem conhecidas na arte. Derivados que como pró-drogas dos compostos são conversíveis in vivo ou in vitro em um dos compostos de origem. De modo típico, pelo menos uma das atividades biológicas do composto será reduzida na forma de pró- droga do composto, e pode ser ativada através da conversão da pró-droga, de modo a liberar o composto ou um metabólito do mesmo. Exemplos de pró- drogas incluem o uso de grupos de proteção, que podem ser removidos in situ, liberando o composto ativo, ou que servem para inibir a liberação da droga in vivo.
[0073] Quando presentes, Z1 e Z2, cada qual independentemente, representa uma sequência de peptídeo de 3020 ou 4-20 resíduos de aminoácido, por exemplo, na faixa de 4-15, de modo mais preferido na faixa de 4-10, em particular na faixa de 4-7 resíduos de aminoácido, por exemplo, 4, 5, 6 ou 7 resíduos de aminoácido, tal que 6 resíduos de aminoácido. Cada um dos resíduos de aminoácido nas sequências de peptídeo Z pode, de modo independente, ser selecionado a partir de Ala, Leu, Ser, Thr, Tyr, Asn, Gln, Asp, Glu, Lys, Arg, His, Met, Orn. De modo preferido, os resíduos de aminoácido são selecionados a partir de Ser, Thr, Tyr, Asn, Gln, Asp, Glu, Lys, Arg, His, Orn, e Met, assim como aminoácidos que recaem dentro da fórmula I, tal como definido na WO 01/ 04156, por exemplo, Dbu (ácido 2,4- diaminobutírico) ou Dpr (ácido 2,3-diaminopropanóico), de modo mais preferido a partir de Glu, Lys, e Met, em especial de Lys. Os aminoácidos acima mencionados podem apresentar ou uma configuração D ou L, mas, de modo preferido, os aminoácidos acima possuem uma configuração L. De modo particularmente preferido, as sequências Z são sequências de quatro, cinco ou seis resíduos lisina consecutivos, e em particular de seis resíduos lisina consecutivos. Sequências Z exemplares são apresentadas na WO 01/ 04 156.
[0074] Em certas modalidades, Z1 está ausente. Em tais casos, Z2 pode ou estar presente ou ausente.
[0075] A presente invenção inclui os peptídeos que se seguem, descritos adicionalmente na seção experimental abaixo.
[0076] Análogo de GLP-2 Referencial:1559 H-[Gly2]hGLP-2-OHH-HGDGSFSDEMNTILDNLAARDFINWUQTKITD-OH
[0077] Exemplos de Análogo de GLP-2 da presente invenção1809 [Gly2, Glu3, Thr5, Leu10, Ala11 ,16,24,28]hGLP-2-(Lys)6-NH2 HGEGTFSDELATILDALAARDFIAWLIATKITDK6-NH21810 [Gly2, Glu3, Thr5, Leu10, AIa11,16,24,28, He21]hGLP-2(1-30)- (Lys)6-NH2 HGEGTFSDELATILDALAARIFIAWLIATK6-NH21811 [Gly2, Pro6, Leu10, Ala11 ,16,24,28]hGLP-2-NH2HGDGSPSDELATILDALAARDFIAWLIATKITD-NH21812 [Gly2, Glu3, Leu10, Ala11 ,24]hGLP-2-NH2HGEGSFSDELATILDNLAARDFIAWLIQTKITD-NH2 1813 [Gly2, Leu10, Ala11,16,24,28]hGLP-2-NH2 H- HGDGSFSDELATILDALAARDFIAWLIATKITD-NH21814 [Gly2, Leu10, Ala11 ,24,28]hGLP-2-NH2 H-HGDGSFSDELATILDNLAARDFIAWLIATKITD-NH21815 [Gly2, Glu3, Leu10, Ala11 ,16,24,28]hGLP-2-NH2 H- HGEGSFSDELATILDALAARDFIAWLIATKITD-NH21818 [Gly2, Ser8, Leu10, Ala11 ,24]hGLP-2(1 -3O)-K6-NH2 H- HGDGSFSSELATILDNLAARDFIAWLIQTK5-NH21819 [Gly2, Leu 10, Ser11 , Ala24]hGLP-2(1 -3O)-K6-NH2 H- HGDGSFSDELSTILDNLAARDFIAWLIQTK5-NH21820 [Gly2, Thr7, Ser8, Leu10, Ala11 ,24]hGLP-2(1 -3O)-K6-NH2 H- HGDGSFTSELATILDNLAARDFIAWLIQTK6-NH21821 [Gly2, Leu10, Lys11 , Ala24]hGLP-2(1-30)-Kβ-NH2 H- HGDGSFSDELKTILDNLAARDFIAWLIQTK6-NH21822 [Gly2, Thr7, Leu10, Lys11, Ala24]hGLP-2(1 -3O)-K6-N H2 H- HGDGSFTDELKTILDNLAARDFIAWLIQTK6-NH21823 [Gly2, Thr7, Ser8, Leu10, Lys11 , Ala24]hGLP-2(1-30)-Ks-NH2 H-HGDGSFTSELKTILDNLAARDFIAWUQTK6-NH21824 [Gly2, Thr7, Leu10, Ala11, 24]hGLP-2(1-30)-Ks-NH2 H- HGDGSFTDELATILDNLAARDFIAWLIQTK6-NH21825 [Gly2, Ser8, Leu10, Ala11 ,24]hGLP-2(1-30)-NH2 H- HGDGSFSSELATILDNLAARDFIAWLIQTK-NH21826 [Gly2, Leu10, Ala24]hGLP-2-Ks-NH2 H-HGDGSFSDELNTILDNLAARDFIAWLIQTKITDK6-NH21827 [Gly2, Thr7, Leu10, Ser11 , Ala24]hGLP-2(1 -3O)-K6-NH2 H- HGDGSFTDELSTILDNLAARDFIAWLIQTK6-NH21828 [Gly2, Thr7, Leu10, Ser8,11 , Ala24]hGLP-2(1 -3O)-K6-NH2 H- HGDGSFTSELSTILDNLAARDFIAWLIQTK6-NH21829 [Gly2, Leu10, Ser8,11 , Ala24]hGLP-2(1-30)-K6-NH2 H- HGDGSFSSELSTILDNLAARDFIAWLIQTK6-NH21830 [Gly2, Leu10, Ser11, Ala24]hGLP-2(1-30)-NH2 H- HGDGSFSDELSTILDNLAARDFIAWLIQTK-NH21831 [Gly2, Thr7, Leu10, Ser11 , Ala24]hGLP-2(1-30)-NH2 H- HGDGSFTDELSTILDNLAARDFIAWLIQTK-NH21832 [Gly2, Thr7, Leu10, Ser8,11 , Ala24]hGLP-2(1-30)-NH2 H- HGDGSFTSELSTILDNLAARDFIAWLIQTK-NH21833 [Gly2, Leu10, Ser8,11 , Ala24]hGLP-2(1-30)-NH2H-HGDGSFSSELSTILDNLAARDFIAWLIQTK-NH21834 [Gly2, Thr7, Ser8, Leu10, Ala11 ,24]hGLP-2(1-30)-NH2 H- HGDGSFTSELATILDNLAARDFIAWLIQTK-NH21835 [Gly2, Leu10, Lys11 , Ala24]hGLP-2(1-30)-NH2 H-HGDGSFSDELKTILDNLAARDFIAWLIQTK-NH21836 [Gly2, Thr7, Leu10, Lys11 , Ala24]hGLP-2(1-30)-NH2 H- HGDGSFTDELKTILDNLAARDFIAWUQTK-NH21839 [Leu10, Ala11 , Ala24]hGLP-2 (1-33J-K6-NH2 H-HGDGSFSDELATILDN LAARDFIAWLIQTKITDK6-NH21840 [Leu 10, Ala11 , Ala24]hGLP-2 (1-33)-NH2H-HGDGSFSDELATILDNLAARDFIAWLIQTKITD-NH21841 [Leu10, Ala11, Ala24]hGLP-2 (1-3O)-NH2 H-HGDGSFSDELATILDNLAARDFIAWLIQTK-NH21842 [Thr7, Serδ, Leu10, Lys11 , Ala24]hGLP-2 (1-3O)-NH2 H- HGDGSFTSELKTILDNLAARDFIAWLIQTK-NH21843 [Thr7, Leu 10, Ala11 , Ala24]hGLP-2 (1-3O)-NH2 H- HGDGSFTDELATILDNLAARDFIAWLIQTK-NH21844 [Gly2, Glu3, Thr5, Ser8.11 , Leu10, Ala16,24,28]hGLP-2(1-33)- (Lys)6-NH2 H-HGEGTFSSELSTILDALAARDFIAWLIATKITDK6-NH21845 [Gly2, Glu3, Thr5, Leu10, SeM 1 , Ala16,24,28]hGLP-2(1-33)- (Lys)6-NH2 H-HGEGTFSDELSTILDALAARDFIAWLIATKITDKS-NH2 1846 [Gly2, Glu3, Ser8,11 , Leu10, Ala16,24,28]hGLP-2(1-33)-(Lys)6- NH2 H-HGEGSFSSELSTILDALAARDFIAWLIATKITDK6NH21847 [Gly2, Glu3, Leu10, Ser11 , Ala16,24,28]hGLP-2(1-33)-(Lys)6- NH2 H-HGEGSFSDELSTILDALAARDFIAWLIATKITDK6-NH21848 [Gly2, Glu3, Thr5, Ser8, Leu10, Ala11 ,16,24,28]hGLP-2(1-33)- (Lys)6-NH2 H-HGEGTFSSELATILDALAARDFIAWLIATKITDK6-NH21849 [Gly2, Giu3, Ser8, Leu10, Ala11 ,16,24,28]hGLP-2(1-33)-(Lys)6- NH2 H-HGEGSFSSELATILDALAARDFIAWLIATKITDK6-NH21850 [Gly2, Glu3, Leu10, Lys11 , Ala16,24,28]hGLP-2(1-33)-(Lys)6- NH2 H-HGEGSFSDELKTI LDALAARDFIAWLIATKITDKS-NH21851 [Gly2, Glu3, Thr5, Leu10, Lys11, Ala16,24,28]hGLP-2(1-33)- (Lys)6-NH2 H-HGEGTFSDELKTILDALAARDFIAWLIATKITDK6-NH21852 [Gly2, Glu3, Thr5, Ser8, Leu10, Lys11 , Ala16,24,28]hGLP-2(1-33)-NH2 H-HGEGTFSSELKTILDALAARDFIAWLIATKITDK6-NH21853 [GIy2, Glu3, Thr5, Ser8,11 , Leu10, Ala16,24,28]hGLP-2(1-33)- NH2 H-HGEGTFSSELSTILDALAARDFIAWLIATKITD-NH21854 [Gly2, Glu3, Thr5, Leu10, Ser11 , Ala16,24,28]hGLP-2(1-33)-NH2 H-HGEGTFSDELSTILDALAARDFIAWLIATKITD-NH21855 [Gly2, Glu3, Thr5, Ser8, Leu10, Ala11 ,16,24,28]hGLP-2(1-33)- NH2 H-HGEGSFSSELSTILDALAARDFIAWLIATKITD-NH21856 [Gly2, Glu3, Ser8,11 , Leu10, Ala16,24,28]hGLP-2(1-33)-NH2 H- HGEGSFSDELSTILDALAARDFIAWLIATKiTD-NH21857 [Gly2, Glu3, Leu10, Ser11 , Ala16,24,28]hGLP-2(1-33)-NH2 H- HGEGTFSSELATILDALAARDFIAWLIATKITD-NH21858 [Gly2, Glu3, Ser8, Leu10, Ala11 ,16,24,28]hGLP-2(1-33)-NH2 H- HGEGSFSSELATILDALAARDFIAWLIATKITD-NH21859 [Gly2, Glu3, Leu10, Lys11 , Ala16,24,28]hGLP-2(1-33)-NH2 H- HGEGSFSDELKTILDALAARDFIAWLIATKITD-NH21860 [Gly2, Glu3, Thr5, Leu10, Lys11 , Ala16,24,28]hGLP-2(1-33)- NH2 H-HGEGTFSDELKTILDALAARDFIAWLIATKITD-NH21861 [Gly2, Glu3, Thr5, Ser8, Leu10, Lys11 , Ala16,24,28]hGLP-2(1- 33)-NH2 HGEGTFSSELKTILDALAARDFIAWLIATKITDOs compostos particularmente preferidos da presente invenção incluem os compostos 1834, 1846, 1846, 1848, 1849, 1855, 1857 e 1858.1834 H-HGDGSFTSELATILDNLAARDFIAWLIQTK-NH21846 H-HGEGSFSSELSTILDALAARDFIAWLIATKITDK6NH21847 H-HGEGSFSDELSTILDALAARDFIAWLIATKITDK6-NH2 1848 H-HGEGTFSSELATILDALAARDFIAWLIATKITDK6-NH2 1849 H-HGEGSFSSELATILDALAARDFIAWLIATKITDKe-NHz 1855 H-HGEGSFSSELSTILDALAARDFIAWLIATKITD-NH2 1857 H-HGEGTFSSELATILDALAARDFIAWLIATKITD-NH2 1858 H-HGEGSFSSELATILDALAARDFIAWLIATKITD-NH2 Estudos de Estabilidade
[0078] A pessoa versada na arte estará apta a designar os métodos apropriados (por exemplo, métodos quantitativos) para a detecção de produtos de degradação de análogos de GLP-2, por exemplo baseados naqueles descritos abaixo. A degradação pode ocorrer como oxidação, hidrólise e desamidação, dependendo da identidade e da posição dos aminoácidos em qualquer análogo de GLP-2, e condições como pH, solução e temperatura. Os compostos podem ser classificados de acordo com a estabilidade química, quando os compostos são incubados sob condições de estresse (isto é, em condições prováveis de causar a degradação) e subsequentemente analisados quanto ao conteúdo de peptídeo intacto remanescente. Em adição, o conhecimento obtido acerca de produtos de degradação principais, obtidos sob condições de estresse, será importante para qualquer desenvolvimento de método analítico posterior.
[0079] A pessoa versada na arte será também capaz de designar métodos (por exemplo, métodos quantitativos) para a detecção de análogos de GLP em ambientes complexos ou soluções (por exemplo, plasma, urina, homogeneizados de tecido, homogeneizados de célula, saliva ou similar) de modo a investigar a absorção, a distribuição, o metabolismo e a excreção dos análogos de GLP após a administração a mamíferos ou como uma parte de estudos funcionais de sistemas de célula in vitro.
[0080] Em uma modalidade, um ensaio quantitativo pode ser baseado em anticorpos desenvolvidos contra os análogos de GLP, ou fragmentos dos mesmos. Os anticorpos obtidos a partir dos animais imunizados podem ser usados para ensaios quantitativos. Em um exemplo, um ELISA de sanduíche direto pode ser preparado usando um primeiro anticorpo com afinidade de uma parte da molécula imobilizada em uma placa com vários reservatórios. A amostra é então aplicada aos reservatórios e o análogo de GLP é capturado no primeiro anticorpo. O análogo de GLP capturado é então reconhecido por um segundo anticorpo com afinidade para outra parte do análogo de GLP. O segundo anticorpo pode ser rotulado com uma enzima (peroxidase de raiz forte, fosfatase alcalina ou beta-galactosidase) ou um radioisótopo. A quantidade de análogo de GLP capturada pode ser então detectada através da adição de um substrato colorimétrico ou através da contagem direta da radioemissão ou através de cintilação. De modo alternativo, a quantidade de análogo de GLP capturado pode ser detectada, de modo indireto, através da adição de um anticorpo rotulado com afinidade para o segundo anticorpo. A concentração na amostra pode ser estimada a partir da resposta obtida a partir de uma curva padrão externa contendo quantidades conhecidas do análogo de GLP. De modo alternativo, os anticorpos podem ser usados para preparar um imunoensaio competitivo direto, em que um anticorpo específico para o análogo de GLP é imobilizado em uma placa com vários reservatórios e a amostra é incubada nos reservatórios com uma concentração previamente definida de análogo de GLP rotulado. O rótulo pode ser uma enzima, um fluoróforo, um radioisótopo ou biotina, e detectada usando, por exemplo, substratos (por exemplo, colorimétrico fluorométrico ou quimioluminescente), específico para as enzimas, cintilação ou avidina ligada a uma enzima, seguido pela detecção, tal como acima descrito. A quantidade de análogo de GLP rotulado ligado pode ser detectada através de um método apropriado e a concentração de análogo de GLP presente na amostra derivada a partir da resposta obtida a partir de uma curva padrão externa, tal como acima descrito.
[0081] Em uma outra modalidade, um ensaio quantitativo pode ser baseado em metodologia de espectroscopia de massa em série com cromatografia líquida. Em um tal ajuste, a resposta a partir de um fragmento específico para o análogo de GLP a ser estudado é monitorada mediante a fragmentação do composto de origem, induzida pela colisão com um gás inerte (He ou Ar). Antes da fragmentação, os componentes da amostra podem ser separados através de cromatografia de fase reversa ou a amostra pode ser diretamente injetada no espectrômetro de massa. Se apropriado, a amostra pode ser submetida a um tratamento prévio (isto é, adição de inibidores de protease, precipitação de proteína, extração de fase sólida, extração através de imunoafinidade, etc. A concentração do análogo de GLP presente na amostra derivada a partir da resposta obtida a partir de uma curva padrão externa, tal como acima descrito, potencialmente após a correção da resposta, usando um padrão interno similar ao análogo de GLP a ser estudado.
[0082] Anticorpos específicos contra os análogos de GLP ou fragmentos dos mesmos podem ser induzidos em mamíferos e purificados a partir do soro. Os análogos ou fragmentos de GLP podem ser usados diretamente com um adjuvante para imunizar coelhos, camundongos ou outros mamíferos, ou os análogos de GLP ou fragmentos dos mesmos podem ser quimicamente ligados a uma molécula de veículo (isto é, hemocianina de limpeto,ovalbumina, albumina, etc.) e injetada junto com um adjuvante. As injeções podem ser repetidas com intervalos de 2-4 semanas durante períodos estendidos, de modo a aperfeiçoar a afinidade e a seletividade dos anticorpos. Anticorpos policlonais podem ser coletados diretamente a partir do soro. De modo a obter anticorpos monoclonais, as células B isoladas a partir de animais imunizados, de modo preferido a partir de camundongos, devem ser fundidas com células de tumor, de modo a formar um anticorpo que produza hidribomas. A varredura e a seleção dos clones e anticorpos apropriados pode ser executada através do uso ou de análogos de GLP imobilizados ou de peptídeos do mesmo, seguido pela detecção com a anticorpos rotulados. De modo alternativo, a triagem e a seleção podem ser baseadas em anticorpos imobilizados, seguidas pela detecção com análogos de GLP rotulados ou fragmentos dos mesmos. Em todos os casos, o rótulo pode ser um radioisótopo, uma enzima, um fluoróforo ou biotina e detectado usando, por exemplo, substratos (por exemplo, colorimétrico, fluorométrico, ou quimioluminescente) específicos para as enzimas, cintilação ou avidina ligada a uma enzima, seguido por detecção, conforme descrito.
[0083] É preferido sintetizar os análogos da invenção através da síntese de peptídeo em fase sólida ou em fase líquida. Neste contexto, faz-se referência à WO 98/ 11125 e, dentre outros, a Fields GB et al., 2002, “Principles and practice of solid-phase peptide synthesis”. Em: Synthetic Peptides (2a Edição) e os Exemplos no mesmo.
[0084] Deste modo, os análogos de GLP-2 podem ser sintetizados de um número de modos incluindo, por exemplo, um método que compreende :(a) sintetizar o peptídeo por meio de síntese de peptídeo em fase sólida ou em fase líquida, e recuperar o peptídeo sintético assim obtido; ou(b) quando o peptídeo é constituído através de aminoácidos de ocorrência natural, expressar um construto de ácido nucleico, que codifica o peptídeo em uma célula hospedeira e recuperar o produto de expressão a partir da cultura da célula hospedeira; ou(c) quando o peptídeo é constituído por aminoácidos de ocorrência natural, efetuar a expressão in vitro sem célula de um construto de ácido nucleico, que codifica o peptídeo e recupera o produto de expressão; ou uma combinação dos métodos (a), (b) e (c), de modo a obter fragmentos do peptídeo, subsequentemente ligando os fragmentos para a obtenção do peptídeo, e recuperando o peptídeo.
[0085] Deste modo, para alguns análogos da invenção, pode ser vantajoso empregar técnicas de engenharia genética. Este pode ser o caso quando o peptídeo é suficientemente grande (ou produzido como um construto de fusão) e quando o peptídeo apenas inclui aminoácidos de ocorrência natural, que podem ser transferidos a partir de RNA para organismos vivos.
[0086] Para o propósito de tecnologia genética recombinante, os fragmentos de ácido nucleico, que codificam os peptídeos da invenção são produtos químicos importante. Portanto, um outro aspecto da presente invenção provê uma molécula de ácido nucleico que compreende uma sequência de ácido nucleico que codifica um análogo de GLP-2 da invenção, em que o peptídeo compreende aminoácidos de ocorrência natural. Os fragmentos de ácido nucleico da invenção são ou fragmentos de DNA ou de RNA.
[0087] Os fragmentos de ácido nucleico da invenção serão normalmente inseridos em vetores adequados para formar vetores de expressão ou de clonagem, que portam os fragmentos de ácido nucleico da invenção; tais novos vetores constituem também parte da invenção. Detalhes referentes à construção destes vetores da invenção serão discutidos no contexto de células transformadas e de microorganismos abaixo. Os vetores podem, dependendo do propósito e do tipo de aplicação, estar sob a forma de plasmídeos, fagos, cosmídeos, minicromossomos, ou vírus, mas também o DNA nu, que apenas é expresso, de modo transiente, em certas células é m vetor importante. Vetores de clonagem e de expressão (vetores de plasmídeo) da invenção são capazes de replicação autônoma, deste modo propiciando altos números de cópia com o propósito de expressão de alto nível ou replicação de alto nível para a clonagem subsequente.
[0088] O esboço geral de um vetor da invenção compreende as seguintes características na direção 5’ ^ 3’ e em uma ligação operável: um promotor para dividir a expressão do fragmento de ácido nucleico da invenção, opcionalmente uma sequência de ácido nucleico que codifica um peptídeo líder possibilitando a secreção (para a fase extracelular ou, quando aplicável, ao interior do periplasma) de um peptídeo líder para o uso múltiplo, por exemplo secreção combinada, etiqueta de purificação e desbaste enzimático, de modo a corrigir o peptídeo ou a integração ao interior da membrana do fragmento de polipeptídeo, do fragmento de ácido nucleico que codifica o peptídeo da invenção, e opcionalmente de uma sequência de ácido nucleico que codifica um terminador. Quando da operação com vetores de expressão em cepas do produtor ou linhagens celulares, é para propósitos de estabilidade genética da célula transformada preferida que o vetor, quando introduzido no interior de uma célula hospedeira, é integrado no genoma da célula hospedeira.
[0089] Os vetores da invenção são usados para transformar as células hospedeiras de modo a produzir o peptídeo modificado da invenção. Tais células transformadas, que constituem também parte da invenção, podem ser células cultivadas ou linhagens celulares usadas para a propagação dos fragmentos de ácido nucleico e de vetores da invenção, ou usadas para a produção recombinante dos peptídeos da invenção.
[0090] Células transformadas preferidas da invenção são microorganismos, tais que bactérias (tais que a espécie Escherichia (por exemplo, E. coli), Bacillus (por exemplo, Bacillus subtilis), Salmonella, ou Mycobacterium (preferivelmente não-patogênico, por exemplo M. bovis BCG), leveduras (tais que Saccharomyces cerevisiae), e protozoários. De modo alternativo, as células transformadas são derivadas a partir de um organismo multicelular, isto é, ele pode ser uma célula fúngica, uma célula de inseto, uma célula de planta, ou uma célula de mamífero. Além disso, células derivadas a partir de um ser humano podem ser interessantes, vide a discussão das linhagens celulares e dos vetores abaixo. Para os propósitos de clonagem e/ ou de expressão otimizada, é preferido que a célula transformada seja capaz de replicar o fragmento de ácido nucleico da invenção. As células que expressam o fragmento nucleico são modalidades úteis preferidas da invenção; elas podem ser usadas para a preparação em pequena escala ou em grande escala dos peptídeos da invenção.
[0091] Quando da produção do peptídeo da invenção por meio de células transformadas, é conveniente, embora não seja essencial, que o produto de expressão seja ou exportado ao interior do meio de cultura ou carregado sobre a superfície da célula transformada.
[0092] Quando uma célula de produtor eficaz tiver sido identificada, é preferido, com base na mesma, estabelecer uma linhagem celular estável, que porta o vetor da invenção e que expressa o fragmento de ácido nucleico que codifica o peptídeo. De modo preferido, esta linhagem celular estável secreta ou porta o peptídeo da invenção, deste modo facilitando a purificação do mesmo.
[0093] De modo geral, vetores de plasmídeo que contêm o replicon e as sequências de controle, que são derivados a partir da espécie compatível com a célula hospedeira, são usados em conexão com os hospedeiros. O vetor porta, de modo ordinário, um sítio de replicação, assim como sequências de marcação, que são capazes de prover a seleção fenotípica em células transformadas. Por exemplo, E. coli é transformado, de modo típico, usando pNR322 (mas existem numerosos outros plasmídeos) um plasmídeo derivado da espécie E. coli (vide, por exemplo, Bolivar et al., 1977). O plasmídeo pBR322 contém genes para a resistência à ampicilina e à tetraciclina e provê, deste modo, meios fáceis para a identificação das células transformadas. O plasmídeo pBR, ou outro plasmídeo microbiano ou fago precisa também conter, ou ser modificado para conter, promotores, que são usados pelo microorganismo procariótico para a expressão.
[0094] Aqueles promotores mais comumente usados na construção de DNA recombinante procariótico incluem a β-lactamase (penicilinase) e sistemas de protor de lactose (Chang et al., 1978; Itakura et al., 1977; Goeddel et al, 1979) e um sistema promotor de triptofano (trp) (Goeddel et al., 1979; EP 0 036 776 A). Embora estes sejam os mais usualmente usados, outros promotores icrobianos foram descobertos e utilizados e detalhes referentes a suas sequências de nucleotídeo foram publicados, permitindo com que aquele versado na arte possa ligá-los, de modo funcional, com vetores de plasmídeo (Siebwenlit et al., 1980).
[0095] Em adição a procariotos, micróbios eucarióticos, tais que culturas de levedura, podem ser também usados, e além disso, o promotor deve ser capaz de orientar a expressão. Saccharomyces cerevisiae, ou levedura de padaria comum, é o mais comumente usado dentre os microorganismos eucarióticos, embora um número de outras linhagens esteja usualmente disponíveis. Para a expressão em Saccharomyces, o plasmídeo YRp7, por exemplo, é usualmente usado (Stinchcomb et al., 1979; Kingsman et al., 1979; Tschemper et al., 1980). Este plasmídeo já contém o gene trpl, que provê um marcador de seleção para uma linhagem mutante de levedura, que não possui a capacidade de crescer em triptofano, por exemplo ATCC N° 44076 ou PEP4-1 (Jones, 1977). A presença da lesão trpl como uma característica do genoma da célula hospedeira de levedura provê então um ambiente efetivo para detectar a transformação através do crescimento na ausência de triptofano.
[0096] Sequências de promoção adequadas em vetores de levedura incluem os promotores para 3-fosfonoglicerato quinase (Hitzman et al. 1980) ou outras enzimas glicolíticas (Hess et al., 1968; Holland et al., 1978), tais que enolase, gliceraldeído-3-fosfato desidrogenase, hexoquinase, piruvato descarboxilase, fosfofructoquinase, glicose-6-fosfato isomerase, 3- fosfoglicerato mutase, piruvato quinase, triosefosfato isomerase, fosfoglicose isomerase, e glicoquinase. Na construção de plasmídeos de expressão adequados, ss sequências de terminação associadas com estes genes estão também ligadas no vetor de expressão 3’ da sequência que se deseja expressar de modo a prover a poliadenilação do mRNA e terminação.
[0097] Outros promotores, que possuem a vantagem adicional de transcrição controlada pelas condições de crescimento são a região do promotor para a álcool desidrogenase 2, isocitocroma C, fosfatase ácida, enzimas degradantes associadas com o metabolismo de nitrogênio, e a gliceraldeído-3-fosfato desidrogenase antes mencionada, e enzimas responsáveis pela utilização de maltose e galactose. Qualquer vetor de plasmídeo contendo um promotor compatível com levedura, origem de replicação e sequências de terminação é adequado.
[0098] Em adição a microrganismos, culturas de células derivadas a partir de microrganismos multicelulares podem ser também usadas como hospedeiros. Em princípio, qualquer tal cultura celular é operável, seja a partir de uma cultura de vertebrado ou de invertebrado. No entanto, o interesse maior tem sido em células de vertebrado e a propagação de vertebrados em cultura (cultura de tecido) tem se tornado um procedimento de rotina nos anos recentes (Tissue Culture, 1973). Exemplos de tais linhagens celulares de hospedeiro úteis são as células VERO e HeLa, linhagens celulares de ovários de criceto chinês (CHO), e W138, BHK, COS- 7 293, células Spodoptera frugiperda (SF) (comercialmente disponíveis como sistemas de expressão completa a partir de, entre outros, Protein Sciences, 1000 Research Parkway, Meridien, CT 06450, U. S. A. e de Invitrogen), a linhagem celular D. melanogaster S2, disponível de Invitrogen, PO Box 2312, 9704 CH Gronigen, The Netherlands, e linhagens celulares MDCK.
[0099] Vetores de expressão para tais células incluem, de modo ordinário (se necessário) uma origem de replicação, um promotor localizado na frente do gene a ser expressado, junto com quaisquer sítios de ligação de ribossoma necessários, sítios de emenda de DNA, sítio de poliadenilação, e sequências de terminador transcricionais.
[00100] Para o uso em células de mamífero, as funções de controle nos vetores de expressão são frequentemente providas pelo material viral. Por exemplo, promotores comumente usados são derivados a partir de polioma, Adenovírus 2, e, de modo mais frequente, Simian Virus 40 (SV40). Os promotores precoces e tardios do vírus SV40 são particularmente úteis, porque são ambos facilmente obtidos a partir do vírus como um fragmento, que também contém a origem viral de SV40 de replicação (Fiers et al., 1978). Fragmentos de SV40 menores ou maiores podem ser também usados, contanto que seja incluída a sequência de aproximadamente 250 bp, que se estende a partir do sítio HidIII em direção ao sítio BGII, localizado na origem viral de replicação. Além disso, é também possível, e muitas vezes desejável, utilizar o promotor ou as sequências de controle normalmente associadas com a sequência genética desejada, contanto que tais sequências de controle sejam compatíveis com os sistemas de célula hospedeira.
[00101] Uma origem de replicação pode ser provida, ou pela construção do vetor para incluir uma origem exógena tal que derivada de SV40 ou de outro viral (por exemplo, Polyoma, Adeno, VSV, BPV) ou pode ser provida pelo mecanismo de replicação cromossômico da célula hospedeira. Se o vetor for integrado no cromossoma da célula hospedeira, o último é, muitas vezes, suficiente.
[00102] De modo a obter rendimentos satisfatórios em um processo de produção recombinante, pode ser vantajoso preparar os análogos como proteínas de fusão, seja pela fusão do peptídeo a um parceiro de fusão, que pode servir como uma etiqueta de afinidade (para a facilidade de purificação) e / ou pelo fato de possuir múltiplas repetições do peptídeo. Estes métodos requerem a presença de um sítio de clivagem adequado para uma peptidase, mas aquele versado na arte saberia como adaptar os construtos genéticos subjacentes.
[00103] Após a preparação recombinante, os peptídeos da invenção podem ser purificados através de métodos geralmente conhecidos na arte, incluindo a cromatografia de vários estágios (troca iônica, exclusão de tamanho e técnicas de afinidade cromatográficas).
[00104] De modo alternativo, os peptídeos que compreendem aminoácidos de ocorrência natural podem ser preparados em sistema isentos de célula in vitro. Isto é em especial efetivo em casos, em que os peptídeos poderiam ser tóxicos para as células hospedeiras putativas. Deste modo, a presente invenção também contempla o uso de translação/ expressão in vitro isenta de célula, de modo a preparar os peptídeos da invenção. Neste contexto, faz-se referência a kits de translação in vitro comercialmente disponíveis, e à documentação técnica de, por exemplo, Ambion Inc., 2130 Woodward, Austin, TX 78744-1832, USA.
[00105] Finalmente, os métodos disponíveis podem, naturalmente, ser combinados de modo a preparar análogos semi- sintéticos. Em um tal arranjo, os fragmentos de peptídeo são preparados usando pelo menos 2 estágios ou métodos separados, seguidos pela ligação dos fragmentos, de modo a obter o produto de peptídeo final.
[00106] Os análogos de GLP-2 da presente invenção, ou sais ou derivados do mesmo, podem ser formulados como composições farmacêuticas preparadas para o armazenamento ou administração, e que compreendem uma quantidade terapeuticamente eficaz de um peptídeo GLP-2 da presente invenção, ou um sal ou derivado do mesmo, em um veículo farmaceuticamente aceitável.
[00107] A quantidade terapeuticamente eficaz de um composto da presente invenção irá depender da via de administração, do tipo de animal sendo tratado, e das características físicas do mamífero específico sob consideração. Estes fatores e a sua relação para determinar esta quantidade são bem conhecidos daqueles versados nas artes médicas. Esta quantidade e o método de administração podem ser adaptados de modo a que seja alcançada a eficácia ótima, de modo a fornecer o peptídeo ao intestino grosso, mas irá depender de fatores, tais que peso, dieta, medicação concorrente e outros fatores, bem conhecidos daqueles versados nas artes médicas.
[00108] Está dentro da invenção prover uma composição farmacêutica, em que o análogo de GLP-2, ou um sal do mesmo, está presente em uma quantidade eficaz para tratar distúrbios relacionados ao estômago e ao intestino.
[00109] Sais farmaceuticamente aceitáveis dos compostos da invenção tendo uma porção ácida podem ser formados suando bases orgânicas e inorgânicas. Sais adequados, formados com bases, incluem sais metálicos, tais que sais de metais alcalinos ou alcalino terrosos, por exemplo sais de sódio, potássio ou magnésio; sais de amônia e sais de amina orgânica, tais que aqueles formados com morfolina, tiomorfolina, piperidina, pirrolidina, uma mono-, di- ou tri- alquilamina inferior (por exemplo, etil-terc-butil-, dietil-, diisopropil-, trietil- tributil- ou dimetilpropilamina), ou uma alquilamina mono-, di- ou triidróxi inferior (por exemplo, mono-, di- ou trietanolamina). Sais internos podem ser também formados. De modo similar, quando o composto da presente invenção contém uma porção básica, os sais podem ser formados usando ácidos orgânicos e inorgânicos. Por exemplo, podem ser formados sais a partir dos ácidos que se seguem: acético, propiônico, láctico, cítrico, tartárico, succínico, fumárico, maleico, malônico, mandélico, málico, ftálico, clorídrico, bromídrico, fosfórico, nítrico, sulfúrico, metanossulfônico, naftalenossulfônico, benzenossulfônico, toluenossulfônico, e canforsulfônico, assim como outros ácidos farmaceuticamente aceitáveis conhecidos. Sais de adição de aminoácido podem ser também formados com aminoácidos, tais que lisina, glicina ou fenilalanina.
[00110] Como é evidente para aquele versado na arte média, uma “quantidade terapeuticamente eficaz “ dos peptídeos ou composições farmacêuticas da presente invenção irá variar dependendo da idade, do peso e da espécie mamífera sendo tratada, dos compostos particulares empregados, do modo particular de administração e dos efeitos desejados e da indicação terapêutica. Como estes fatores e a sua relação para a determinação desta quantidade são bem conhecidos nas artes médicas, a determinação dos níveis de dosagem terapeuticamente efetivos, a quantidade necessária para que seja alcançado o resultado desejado de prevenção e/ ou tratamento de doenças relacionadas ao estômago e intestino aqui descritos, assim como outras indicações médicas aqui expostas, estarão dentro do âmbito da pessoa habilitada.
[00111] Como aqui usado, “uma quantidade terapeuticamente eficaz” é uma que reduz os sintomas de uma determinada condição ou patologia, e de modo preferido, que normaliza das respostas fisiológicas em um indivíduo com a condição ou patologia. A redução de sintomas ou normalização de respostas fisiológicas pode ser determinada usando métodos de rotina na arte e pode variar com uma determinada ou patologia. Em um aspecto, uma quantidade terapeuticamente eficaz de um ou mais análogos de GLP-2 ou composição farmacêutica, que compreende um ou mais dos análogos de GLP- 2 é uma quantidade que restaura um parâmetro fisiológico mensurável para substancialmente o mesmo valor (de modo preferido dentro de + 30%, de modo mais preferido dentro de + 20%, e de modo ainda mais preferido, a dentro de 10% do valor) do parâmetro em um indivíduo sem a condição de patologia.
[00112] Em uma modalidade da invenção, a administração dos compostos ou composição farmacêutica da presente invenção é iniciada em níveis de dosagem mais baixos, os níveis de dosagem sendo aumentados até que o efeito desejado de prevenir/tratar a indicação médica relevante, tal que doenças relacionadas ao estômago e ao intestino seja alcançado. Isto iria definir uma quantidade terapeuticamente eficaz. Para os peptídeos da presente invenção, de modo isolado ou como parte de uma composição farmacêutica, tais doses podem estar ente cerca de 0,01 mg/ kg e 100 mg/ kg de peso corpóreo, tal que entre cerca de 0,01 mg/ kg e 10 mg/ kg de peso corpóreo, por exemplo entre 10-100 μg/ kg de peso corpóreo.
[00113] Para o uso terapêutico, o análogo de GLP-2 selecionado é formulado com um veículo que é farmaceuticamente aceitável e é apropriado para fornecer o peptídeo através da via de administração selecionada. Para o propósito da presente invenção, as vias parenterais periféricas incluem as vias intravenosas, intramusculares, subcutâneas, e intraperitoniais de administração. Certos compostos usados na presente invenção podem ser também conduzidos para a administração através das vias oral, retal, nasal, ou vias respiratórias inferiores. Estas são as vias assim denominadas não- parenterais. A presente composição farmacêutica compreende um análogo de GLP-2 da invenção, ou um sal ou derivado da mesma e um veículo farmaceuticamente aceitável. Veículos farmaceuticamente aceitáveis adequados são aqueles convencionalmente usados com drogas à base de peptídeo, tais que diluentes, excipientes e os similares. Veículos farmaceuticamente aceitáveis para o uso terapêutico são bem conhecidos na arte farmacêutica, e são descritos, por exemplo, em Remington’s Pharmaceutical Sciences, Mack Publishing CO. (A. R. Gennaro Edit., 1985). Por exemplo, solução salina estéril e solução salina tamponada com fosfato em pH fisiológico ou ligeiramente ácido podem ser usadas. Os agentes tamponantes de pH podem ser fosfato, citrato, acetato, tris/ hidroximetil) aminometano (TRIS), N- ácido tris (hidroximetil) metil-3- aminopropanossulfônico (TAPS), bicarbonato de amônio, dietanolamina, histidina, que é um tampão preferido, arginina, lisina, ou acetato ou misturas dos mesmos. Faixas de tampão preferidas são pH de 4-8, pH de 6,5-8, de modo mais preferido pH de 7-7, 5. Conservantes, tais que para, meta e orto- cresol, metil e propil parabeno, fenol, álcool benzílico, benzoato de sódio, ácido benzóico, benzoato de benzila, ácido sórbico, ácido propanóico, ésteres do ácido p-hidroxibenzóico podem ser providos na composição farmacêutica. Estabilizadores, prevenção de oxidação, desamidação, isomerização, racemização, ciclização, hidrólise de peptídeo, tais que, por exemplo, ácido sórbico, metionina, triptofano, EDTA, asparagina, lisina, arginina, glutamina e glicina podem ser providos na composição farmacêutica. Estabilizadores, prevenção de agregação, fibrilação e precipitação, tais que dodecil sulfato de sódio, polietileno glicol, carboximetil celulose, ciclodextrina podem ser providos na composição farmacêutica. Modificadores orgânicos para a solubilização ou a prevenção e agregação, tais que etanol, ácido acético, acetato e sais dos mesmos podem ser providos na composição farmacêutica. Formadores de isotonicidade, tais que sais, por exemplo cloreto de sódio ou, de modo mais preferido, carboidratos, por exemplo dextrose, manitol, lactose, trealose, sacarose ou misturas dos mesmos podem ser providos na composição farmacêutica.
[00114] Detergentes, tais que Tween 20, Tween 80, SDS, poloxâmeros, por exemplo Pluronic F-68, Pluronic F-127, podem ser providos na composição farmacêutica. Corantes e até mesmo agentes aromatizantes podem ser providos na composição farmacêutica. Em uma outra modalidade, um sal de adição de ácido farmaceuticamente aceitável do análogo de peptídeo GLP-2 é provido. Agentes de suspensão podem ser também usados.
[00115] Modificadores orgânicos, tais que etanol, butanol terciário, 2- propanol, etanol, glicerol, prolietileno glicol podem ser providos na formulação farmacêutica para a liofilização de um produto liofilizado. Agentes de formação de massa e formadores de isotonicidade, tais que um sal, por exemplo cloreto de sódio, carboidratos, por exemplo dextrose, manitol, lactose, trealose, sacarose e misturas dos mesmos, aminoácidos, por exemplo glicina, glutamato, ou excipientes, tais que cisteína, lecitina ou albumina de soro humano, ou misturas dos mesmos podem ser providos na composição farmacêutica para a liofilização.
[00116] As composições farmacêuticas da presente invenção podem ser formuladas e usadas como comprimidos, cápsulas ou elixires para a administração oral; supositórios para a administração retal; de modo preferido soluções estéreis ou pó estéril ou suspensões para a administração injetável; e os similares. A dose e o método de administração podem ser adaptados de modo a que alcancem a eficácia ótima, mas irão depender de fatores tais que o peso, dieta, medicação concorrente e outros fatores, que aqueles de habilidade nas artes médicas irão reconhecer.
[00117] Quando a administração deve ser parenteral, tal que intravenosa e subcutânea, por exemplo, em uma base diária, composições farmacêuticas injetáveis podem ser preparadas em formas convencionais, seja como soluções aquosas ou suspensões; formas sólidas, liofilizadas, adequadas para a reconstituição imediatamente antes do uso ou suspensão em líquido antes da injeção, ou como emulsões.
[00118] Diluentes para a reconstituição do produto liofilizado podem ser um tampão adequado a partir da lista acima, água, solução salina, dextrose, manitol, lactose, trealose, sacarose, lecitina, albumina, glutamato de sódio, hidrocloreto de cisteína; ou água para injeção com a adição de detergentes, tais que Tween 20, Tween 80, poloxâmeros, por exemplo pluronic F-68 ou pluronic F-127, polietileno glicol, e ou com a adição de conservantes, tais que para -, meta- e orto-cresol, metil e propil parabeno, fenol, álcool benzílico, benzoato de sódio, ácido benzóico, benzoato de benzila, ácido sórbico, ácido propanóico, ésteres do ácido p-hidroxibenzóico, e/ ou com a adição de um modificador orgânico, tal que etanol, ácido acítico, ácido cítrico, ácido láctico ou sais dos mesmos.
[00119] Em adição, se desejado, as composições farmacêuticas injetáveis podem conter quantidades menores de substâncias auxiliares não- tóxicas, tais que agentes de umectação, ou agentes de tamponamento do pH. Preparações para o aumento da absorção (por exemplo, lipossomas, detergentes e ácidos orgânicos) podem ser utilizadas.
[00120] Em uma modalidade da invenção, os compostos são formulados para a administração através de infusão, por exemplo quando usados como suplementos nutricionais líquidos para pacientes em terapia de nutrição parenteral total (por exemplo, neonatos, ou pacientes que sofrem de caquexia ou anorexia), ou através de injeção, por exemplo, por via subcutânea, intraperitonial ou intravenosa, e são, deste modo, utilizados como soluções aquosas em forma estéril e isenta de pirogênio e opcionalmente tamponados a um pH fisiologicamente tolerável, por exemplo um pH fisiológico ou ligeiramente ácido. A formulação para a administração intramuscular pode ser baseada em soluções ou suspensões em óleo de planta, por exemplo, óleo de canola, óleo de milho ou óleo de soja. Estas formulações à base de óleo podem ser estabilizadas por meio de antioxidantes, por exemplo, BHA (hidroxianisol butilado) e BHT (hidroxitolueno butilado).
[00121] Deste modo, os presentes compostos podem ser administrados em um veículo, tal que água destilada ou em solução salina, solução salina tamponada com fosfato, soluções de dextrose a 5%, ou óleos. A solubilidade do análogo de GLP-2 pode ser aumentada, se desejado, através da incorporação de um agente de aumento da solubilidade, tais que detergentes e emulsificantes.
[00122] O portador ou veículo aquoso pode ser suplementado para o uso como substâncias injetáveis com uma quantidade de gelatina que serve para depositar o análogo de GLP-2 no ou próximo ou sítio de injeção, para a sua liberação lenta ao sítio de ação desejado. Agentes de formação de gel alternativos, tais que o ácido hialurônico, podem ser também úteis como agentes de depósito.
[00123] Em uma modalidade da presente invenção, a formulação compreende:a. L- histidina dissolvida em água, de modo a obter concentrações finais de a partir de 0,5 mM a 300 mM, de modo preferido de 3 a 200 mM, de modo mais preferido de 20 a 100 mM;b. manitol para obter até 350 mM, de modo preferido de 30 a 300 mM, de modo mais preferido de 100 mM a 230 mM; ec. ácido acético para obter até 200 mM, de modo preferido de 0,05 a 100 mM, de modo mais preferido de 0,5 a 50 mM na solução.
[00124] A quantidade apropriada de composto terapêutico é adicionada de modo a obter concentrações de a partir de 1 a 100 mg/ ml, de modo preferido de 5 a 50 mg/ ml, de modo mais preferido de 10 a 30 mg/ ml. O pH sendo ajustado para um pH final de 4 a 8, de modo preferido de 6,5 a 7,5, de modo mais preferido de 6,7 a 7,3. A solução resultante é ajustada para o peso objetivado, filtrada de modo estéril e distribuída ao interior de alíquotas apropriadas, em frascos para o uso farmacêutico. A formulação é adicionalmente processada, conforme o caso, para um produto líquido ou para um produto liofilizado.
[00125] Em uma outra modalidade da presente invenção, a formulação compreende:a. L-histidina dissolvida em água para a obtenção de concentrações finais de a partir de 0,5 mM a 300 mM, de modo preferido de 3 a 200 mM, de modo mais preferido de 20 a 100 mM de L-histidina;b. L-Arginina de modo a obter até 200 mM, de modo preferido de 0,5 a 100 mM, de modo mais preferido de 5 a 50 mM;c. manitol, de modo a obter até 350 mM, de modo preferido de 30 a 300 mM, de modo mais preferido de 100 mM a 230 mM; ed. ácido acético para a obtenção de até 200 mM, de modo preferido de 0,05 a 100 mM, de modo mais preferido de 100 mM a 230 mM: e
[00126] A quantidade apropriada do composto terapêutico é adicionada de modo a obter concentrações de a partir de 1 a 100 mg/ ml, de modo preferido de 5 a 50 mg/ ml, de modo mais preferido de 10 a 30 mg/ ml.
[00127] O pH é ajustado para o pH final de 4 a 8, de modo preferido de 6,5 a 7,5, de modo mais preferido de 6,7 a 7,3. A solução resultante é ajustada para o peso objetivado, é filtrada de modo estéril e distribuída ao interior de alíquotas apropriadas em frascos para o uso farmacêutico. A formulação é processada, de modo adicional, conforme o caso, para um produto líquido ou para um produto liofilizado.
[00128] Em ainda uma outra modalidade da presente invenção, a formulação compreende:a. L-histidina dissolvida em água para a obtenção de concentrações finais de até 200 mM, de modo preferido de 3 a 100 mM, de modo mais preferido de 5 a 50 mM de L-histidina;b. L- arginina para a obtenção de até 200 mM, de modo preferido de 0,5 a 100 mM, de modo mais preferido de 5 a 50 mM;c. manitol para obter até 350 mM, de modo preferido de 30 a 300 mM, de modo mais preferido de 100 mM a 230 mM; ed. ácido acético para obter até 200 mM, de modo preferido de 0,05 a 100 mM, de modo mais preferido de 0,5 a 50 mM na solução.
[00129] A quantidade apropriada do composto terapêutico é adicionada de modo a obter concentrações de a partir de 1 a 100 mg/ ml, de modo preferido de 5 a 50 mg/ ml, de modo mais preferido de 10 a 30 mg/ ml, o pH sendo ajustado para um pH final de 4 a 8, de modo preferido de 6,5 a 7, 5, de modo mais preferido de 6,7 a 7,3. A solução resultante é ajustada para o peso objetivado, filtrada de modo estéril e dispensada em alíquotas apropriadas, em frascos para o uso farmacêutico. A formulação é adicionalmente processada, conforme o caso, para um produto líquido ou liofilizado.
[00130] Em ainda uma outra modalidade da presente invenção, a formulação compreende:a. L-histidina dissolvida em água para obter concentrações finais de a partir de 0,5 a 300 mM, de modo preferido de 3 a 200 mM, de modo mais preferido de 20 a 100 mM de L-histidina;b.L-arginina para obter até 200 mM, de modo preferido de 0,5 a 100 mM, de modo mais preferido de 5 a 50 mM;c. manitol para obter até 350 mM, de modo preferido de 30 a 300 mM, de modo mais preferido de 100 mM a 230 mM; ed. ácido acético para obter até 200 mM, de modo preferido de 0,05 a 100 mM, de modo mais preferido de 0,5 a 50 mM em solução.
[00131] A quantidade apropriada de composto terapêutico é adicionada de modo a obter concentrações de a partir de 1 a 100 mg/ ml, de modo preferido de 5 a 50 mg/ ml, de modo mais preferido de 10 a 30 mg/ ml, o pH sendo ajustado para o pH final de 4 a 8, de modo preferido de 6,5 a 7,5, de modo ainda mais preferido de 6,7 a 7,3. A solução resultante é ajustada para o peso objetivado, filtrada de modo estéril e distribuída ao interior de alíquotas apropriadas, em frascos para o uso farmacêutico. A formulação é adicionalmente processada, conforme o caso, para um produto líquido ou para um produto liofilizado.
[00132] Em ainda uma outra modalidade da presente invenção, a formulação compreende:a. L- histidina dissolvida em água para obter concentrações finais de até 200 nM, de modo preferido de 3 a 100 mM, de modo mais preferido de 5 a 50 mM de L-histidina;b. L- Arginina para obter até 200 mM, de modo preferido de 0,5 a 100 mM, de modo mais preferido de 5 a 50 mM;c. manitol para obter até 350 mM, de modo preferido de 30 a 300 mM, de modo mais preferido de 100 mM a 230 mM: ed. ácido acético para obter até 200 mM, de modo preferido de 0,05 a 100 mM, de modo mais preferido de 0,5 a 50 mM em solução.
[00133] A quantidade apropriada de composto terapêutico é adicionada e modo a obter concentrações de a partir de 1 a 100 mg/ ml, de modo preferido de 5 a 50 mg/ ml, de modo mais preferido de 10 a 30 mg/ ml, o pH sendo ajustado para um pH final de 4 a 8,m de modo preferido de 6,5 a 7,5, e modo mais preferido de 6, 7 a 7,3. A solução resultante é ajustada para o peso objetivado, filtrada de modo estéril e distribuída ao interior de alíquotas apropriadas, em frascos para o uso farmacêutico. A formulação é adicionalmente processada, conforme o caso, para um produto líquido ou um produto liofilizado.
[00134] Em ainda uma outra modalidade da presente invenção, a formulação compreende:a. N-acetato dissolvido em água para obter concentrações finais de até 200 mM, de modo preferido de 0,5 a 100 mM, de moldo mais preferido de 5 a 50 mM de L- histidina;b. manitol para obter até 350 mM, de modo preferido de 30 a 300 mM, de modo mais preferido de 100 mM a 230 mM.
[00135] A quantidade apropriada de composto terapêutico sendo adicionada de modo a obter concentrações de a partir de 1 a 100 mg/ml, de modo preferido de 5 a 50 mg/ ml, de modo mais preferido de 10 a 30 mg/ ml, o pH sendo ajustado para um pH final de 4 a 8, de modo preferido de 6,5 a 7,5, de modo ainda mais preferido de 6,7 a 7,3. A solução resultante é ajustada para o peso objetivado, filtrada de modo estéril e distribuída ao interior de alíquotas apropriadas, em frascos para o uso farmacêutico. A formulação é adicionalmente processada, conforme o caso, para um produto líquido ou para um produto liofilizado.
[00136] Os análogos de GLP-2 da invenção podem ser também formulados sob a forma de um dispositivo de implantação para a administração estendida e sustentada do análogo do peptídeo GLP-2. Tais formulações de liberação sustentada podem estar sob a forma de um adesivo posicionado externamente sobre o corpo. Exemplos de formulações de liberação sustentada incluem compósitos de polímeros biocompatíveis, tais que poli(ácido láctico), poli(ácido láctico-co-glicólico), metil celulose, ácido hialurônico, ácido siálico, silicato, colágeno, lipossomas, e os similares. As formulações de liberação sustentada podem ser de interesse particular quando e desejável produzir uma alta concentração local de um análogo de GLP-2 da invenção.
[00137] O análogo de GLP-2 pode ser utilizado sob a forma de um frasco ou ampola enchido de modo estéril contendo uma quantidade intestinotrópica do peptídeo, seja em quantidades de dose unitária ou de doses múltiplas. O frasco ou ampola pode conter o análogo de GLP-2 e o veículo desejado, como uma formulação pronta para a administração. De modo alternativo, o frasco ou ampola pode conter o peptídeo de GLP-2 em uma forma, tal que uma forma liofilizada, adequada para a reconstituição em um veículo adequado, tal que água estéril ou solução salina tamponada com fosfato.
[00138] Como uma alternativa para formulações injetáveis, o análogo de GLP-2 pode ser formulado para a administração através de outras vias. Formas de dosagem orais, tais que comprimidos, cápsulas e os similares, podem ser formulados de acordo com a prática farmacêutica padrão. De acordo com a presente invenção, o análogo de GLP-2 é administrado de modo a tratar os indivíduos que iriam se beneficiar a partir do crescimento do tecido do intestino delgado.
[00139] Formas de dosagem nasais podem ser formuladas com a adição de agentes de intensificação, tais que Quitosano ou detergentes, tais que Tween 20, Tween 80, Poloxâmeros, por exemplo Pluronic F-68, Pluronic F127, Brij 35, Brij 72, Cremophor EL.
[00140] Os compostos de peptídeo da presente invenção podem ser usados isoladamente, ou em combinação com compostos tendo um efeito antiinflamatório. Sem estarmos limitados pepla teoria é considerado que tal tratamento combinado pode reforçar os efeitos de tratamento benéficos dos presentes análogos de peptídeo.
[00141] O regime e a dosagem terapêutica mais apropriados para o tratamento do paciente irão, naturalmente, variar com a doença ou a condição a serem tratados, e de acordo com o peso do paciente e outros parâmetros. Sem desejarmos estar limitados por qualquer teoria particular, é esperado que doses, na faixa de μg/ kg, e a duração mais curta ou mais longa ou frequência de tratamento pode produzir resultados terapeuticamente úteis, tais que um aumento estatisticamente significativo, em particular na massa do intestino delgado. Em alguns casos, o regime terapêutico pode incluir a administração de doses de manutenção, apropriadas para a prevenção da regressão do tecido que ocorre após cessar o tratamento inicial. Os tamanhos de dosagem e o regime de dose mais apropriados para o uso humano podem ser guiados através dos resultados obtidos através da presente invenção, e podem ser confirmados em ensaios clínicos apropriadamente planejados.
[00142] Uma dosagem eficaz e o protocolo de tratamento podem ser determinados através de meios convencionais, partindo de uma baixa dose em animais laboratoriais e então aumentando a dosagem ao mesmo tempo em que os efeitos são monitorados, e variando, de modo sistemático, também o regime de dosagem. Numerosos fatores podem ser levados em consideração por um clínico quando da determinação de uma dosagem ótima para um determinado paciente. Tais considerações são conhecidas da pessoa versada na arte.
[00143] Uma dose humana de um peptídeo GLP-2 de acordo com a invenção pode, em uma modalidade, ser de cerca de 10 μg/ kg de peso corpóreo / dia a cerca de 10 mg/ kg/ dia, de modo preferido de cerca de 50 μg/ kg/ dia a cerca de 5 mg/ kg/ dia, e de modo mais preferido de cera de 100 μg/ kg/ dia a 1 mg/ kg/ dia.
[00144] Os peptídeos da presente invenção são úteis como um agente farmacêutico para prevenir ou tratar um indivíduo que sofra de distúrbios gastrointestinais, incluindo o trato gastrointestinal superior do esôfago, através da administração de uma quantidade eficaz de um análogo de GLP-2, ou um sal do mesmo, tal como aqui descrito. Os distúrbios relacionados ao estômago e ao intestino incluem úlceras de qualquer etiologia (por exemplo, úlceras de peptídeo, úlceras induzidas por droga, úlceras relacionadas a infecções ou outros patógenos), distúrbios de digestão, síndromes de má absorção, síndrome do intestino curto, síndrome de cul-de-sac, doença intestinal inflamatória, sapinho celíaco (por exemplo, originário de enteropatia induzida por glúten ou doença celíaca), sapinho trópico, sapinho hipogamaglobulinêmico, enterite, colite ulcerativa, dano ao intestino delgado, diarréia / mucosite induzida por quimioterapia (CID).
[00145] Como acima mencionado, de modo geral, indivíduos que iriam obter benefício da massa do intestino delgado aumentada e consequente e/ ou manutenção da estrutura e função da mucosa do intestino delgado normal, são candidatos para o tratamento com os presentes análogos de GLP-2.
[00146] Condições particulares, que podem ser tratadas com o análogo de GLP-2 incluem as várias formas de sapinho, que incluem o sapinho celíaco, que resulta a partir de uma reação tóxica para alfa-gliadina a partir do calor e que pode ser um resultado de enteropatia induzida por glúten ou doença celíaca, e é marcado por uma perda significativa de vilos do intestino delgado; o sapinho tropical, que resulta a partir da infecção e é marcado pelo achatamento parcial dos vilos; sapinho hipogamaglobulinêmico, que é observado de modo usual em pacientes com imunodeficiência variável comum ou hipogamabulinemia e é marcado por um decréscimo significativo no peso do vilo. A eficácia terapêutica do tratamento com o análogo e GLP-2 pode ser monitorada pela biópsia entérica, de modo a examinar a morfologia do vilo, a avaliação bioquímica de absorção de nutriente, através do ganho de peso do paciente ou através da melhora dos sintomas associados com estas condições.
[00147] Outras condições, que podem ser tratadas com os análogos de GLP-2 da invenção, ou para as quais os análogos de GLP-2 podem ser úteis profilaticamente, incluem, em adição à enterite por radiação acima mencionada, enterite infecciosa e pós- infecciosa, e dano ao intestino delgado devido a agentes de câncer- quimioterapêuticos ou tóxicos.
[00148] Os análogos de GLP-2 podem ser também usados para o tratamento de desnutrição, por exemplo caquexia e anorexia.
[00149] Uma modalidade particular da invenção refere-se ao uso dos presentes peptídeos para a prevenção e/ou tratamento de disfunção e dano intestinal. Tal dano e disfunção é um efeito colateral bem conhecido do tratamento de câncer quimioterapia. A administração de quimioterapia está associada, de modo frequente, com os efeitos colaterais indesejáveis relacionados ao sistema gastrointestinal, tais que mucosite, diarréia, translocação bacteriana, má absorção, cólicas abdominais, sangramento gastrointestinal e vômitos. Estes efeitos colaterais são consequências clínicas do dano estrutural e funcional do epitélio intestinal e, com frequência, tornam necessário diminuir a dose e a frequência da quimioterapia. A administração dos presentes agonistas de peptídeo GLP-2 pode aumentar o efeito trófico nas criptas intestinais e prover rapidamente novas células para substituir o epitélio intestinal danificado, seguindo-se à quimioterapia. O último objetivo alcançado pela administração dos presentes peptídeos é o de reduzir a morbidez relacionada ao dano gastrointestinal de pacientes submetidos ao tratamento de quimioterapia, ao mesmo tempo em que criam um regime quimioterápico ótimo para o tratamento do câncer. O tratamento profilático ou terapêutico pode ser provido, de acordo com a presente invenção, a pacientes que estejam sendo submetidos ou que estejam prestes a ser submetidos à terapia de radiação.
[00150] As células tronco da mucosa do intestino delgado são particularmente suscetíveis aos efeitos citotóxicos da quimioterapia, devido à sua rápida taxa de proliferação (Keefe et al., Gut 2000; 47: 632 -7). O dano induzido pela quimioterapia à mucosa do intestino delgado é clinicamente muitas vezes referida como a mucosite gastrointestinal e é caracterizada por prejuízos de barreira e de absorção do intestino delgado. Por exemplo, foi demonstrado que, os agentes quimioterapêuticos amplamente usados, 5-FU, irinotecano e metotrexato inibem a apoptose, conduzindo o vilo à atrofia e hiperplasia da cripta no intestino delgado de roedores (Keefe et al., Gut 47: 632 - 7, 2000; Gibson et al., J. Gastroenterol. Hepatol. Sep.; 18 (9): 1095 - 1100, 2003: Tamaki et al., J. Int. Med. Res. 31 (1) : 6-16, 2003). Foi demonstrado que os agentes quimioterapêuticos aumentam a apoptose nas criptas intestinais em 24 horas após a administração e subsequentemente diminuem a área do vilo, o comprimento da cripta, a contagem mitótica por cripta, e a altura do enterócito três dias após a quimioterapia em humanos (Keefe et al., Gut 2000; 47: 632 -7). Deste modo, as alterações estruturais no intestino delgado conduzem diretamente à disfunção intestinal e, em alguns casos, à diarréia.
[00151] A mucosite gastrointestinal após a quimioterapia de câncer é um problema crescente, que é essencialmente não- tratável uma vez estabelecido, embora ele, de modo gradual, apresente remissão. Os estudos conduzidos com as drogas de câncer citostáticas 5-FU e irinotecano demonstraram que a quimioterapia eficaz com estas drogas afeta, de modo predominante, a integridade estrutural e a função do intestino delgado, enquanto que o cólon é menos sensível e responde principalmente com a formação de muco aumentada (Gibson et al., J. Gastroentretol. Hepatol. Sep.; 18 (9) : 1095 - 1100, 2003; Tamaki et al., J. Int. Med. Res. 31 (1) 6-16, 2003).
[00152] Os novos análogos de GLP-2 da presente invenção podem ser úteis na prevenção e/ ou tratamento da lesão gastrointestinal e efeitos colaterais dos agentes quimioterapêuticos. Esta aplicação terapêutica potencialmente importante pode ser aplicada a agentes quimioterapêuticos correntemente usados, mas que não estão limitados a: 5-Fu, Altretamina, Bleomicina, Bussulfano, Capecitabina, Carboplatina, Carmustina, Cloroambucil, Cisplatina, Cladribina, Crisantaspase, Ciclofosfamida, Citarabina, Dacarbazina, Dactinomicina, Daunorubicina, Docetaxel, Doxorubicina, Epirubicina, Etoposídeo, Fludarabina, Doxorubicina, Leucovorina, Lomustina, Melfalano, Mercaptopurina, Mesna, Metotrexato, Mitomicina, Mitoxantrona, Oxaliplatina, Paclitaxel, Permetrexed, Pentostatina, Procarbazina, Raltitrexed, Estreptozocina, Tegafur-uracila, Temozolomida, Tiotepa, Tioguanina/ Tioguanina, Topotecano, Treossulfano, Vinblastina, Vincristina, Vindesina, Binorelbina, Bleomicina, Bussulfano, Capecitabina, Carboplatina, Carmustina, Clorambucil, Cisplatina, Caldribina, Crisantaspase, Ciclofosfamida, Citarabina, Dacarbazina, Dactinomicina, Daunorubicina, Docetaxel, Doxorubicina, Epirubicina, Etoposídeo, Fludarabina, Fluorouracila, Gemcitabina, Hidroxicarbamida, Idarubicina, Ifosfamida, Irinotecano, Lipossomal doxorubicina, Leucovorina, Lomustina, Melfalano, Mercaptopurinas, Metotrexato, Mitomicina, Mitoxantrona, Oxaliplatina, Paclitaxel, Permetrexed, Pentostatina, Procarbazina, Raltitrexed, Estreptozocina, Tegafur-uracila, Temozolomida, Tiotepa, Tioguanina / Tioguanina, Topotecano, Treossulfano, Vinblastina, Vincristina, Vindesina e Vinorebina.
[00153] É considerado que os presentes peptídeos podem ser empregados em um método para tratamento de neonatos através da administração de uma quantidade eficaz de um análogo de GLP-2, ou um sal do mesmo. Complicações com a alimentação de neonatos devido à falta de desenvolvimento do intestino e podem ser superados através do uso dos presentes agonistas de peptídeo.
[00154] Em uma outra modalidade, a invenção descreve um método para tratamento de condições mediadas por DPP-IV (dipeptidilpeptidase -IV) através da administração a um paciente que esteja em necessidade do mesmo de uma quantidade eficaz de um análogo de GLP-2, ou um sal do mesmo. Tais doenças incluem condições, nas quais a enzima DPP- IV é superexpressada.
[00155] A composição farmacêutica pode, em uma modalidade, ser formulada de modo a causar uma baixa liberação do referido análogo de GLP- 2, ou um sal ou derivado do mesmo, tal como acima descrito.
[00156] É considerado que os presentes peptídeos podem ser empregados em um método para tratamento de neonatos através da administração de uma quantidade eficaz de GLP-2, ou de um sal do mesmo. Complicações com a alimentação de neonatos devido à falta de desenvolvimento do intestino podem ser superadas através do uso dos presentes agonistas de peptídeo.
[00157] Em uma outra modalidade, a invenção descreve um método para o tratamento de condições mediadas por DPP- IV (dipeptidilpeptidase - IV) através da administração a um paciente, que esteja em necessidade da mesma, de uma quantidade eficaz de um análogo de GLP-2, ou de um sal do mesmo. Tais doenças incluem condições, nas quais a enzima DPP-IV é superexpressada.
[00158] Os exemplos que se seguem são providos de modo a ilustrar os aspectos preferidos da invenção e não têm a intenção de limitar o escopo da invenção.
[00159] Os peptídeos foram sintetizados em batelada em um vaso de polietileno equipado com uma carga de polipropileno para a filtração usando 9-fluorenilmetiloxicarbonila (Fmoc) como um grupo de proteção N-α-amino e grupos de proteção comuns adequados para as funcionalidades de cadeia lateral.Solventes
[00160] O solvente DMF (N,N- dimetilformamida, Riedel -de -Haen, Alemanha) foi purificado através da passagem de uma coluna compactada com uma resina de troca catiônica forte (ácido forte Lewatit S 100 MB/ H, Bayer Ag, Leverkusen, Alemanha) e analisado quanto a aminas livres anes do uso através da adição de 3,4-diidro-3-hidróxi-4-oxo-1,2,3-benzotriazina (Dhbt-OH) dando origem a uma cor amarela (Dhbt-OH-ânion) se aminas livres estiverem presentes. O solvente DCM (diclorometano, grau analítico, Riedel-de-Haen, Alemanha) foi usado diretamente, sem purificação. Acetonitrila (grau HPLC, Lab- Scan, Dublin, Irlanda), foi usado diretamente, sem purificação.
[00161] Aminoácidos protegidos com Fmoc foram adquiridos de Advanced Chem Tech (ACT) em formas protegidas por cadeia lateral adequadas.
[00162] O reagente de acoplamento diisopropilcarbodiimida (DIC) foi adquirido de Reidel-de Haen, Alemanha.
[00163] Os peptídeos foram sintetizados em resinas TentaGel S 0,22 - 0,31 mmmol/ g. TentaGel S- Ram, TentaGel S RAM - LYs (Boc) Fmoc (polímeros Rapp, Alemanha) foram usados em casos em que um peptídeo amidado C-terminal foi preferido, enquanto que TentaGel S PHB, TentaGel S PHB Lys (Boc) Fmoc foram usados quando um ácido carboxílico livre C- terminal foi preferido.
[00164] Diisopropiletilamina (DIEA) foi adquirida de Aldrich, Alemanha, piperidina e piridina de Riedel-de-Haen, Frnakfurt, Alemanha, 3,4-diidro-3-hidróxi-4-oxo-1,2,3-benzotriazina (Dhbt-OH), 1- hidroxibenzotriazol (HOBt) (HOAt) foram obtidos de Fluka, Suíça. O anidrido acético foi obtido de Fluka.
[00165] Os aminoácidos foram acoplados como os ésteres HObt ou HOAt gerados in situ, produzidos a partir de aminoácidos N-a- protegidos e HObt ou HOAt através de DIC em DMF. As acilações foram verificadas através do teste de ninidrina, executado a 80 °C, de modo a evitar a desproteção de Fmoc durante o teste (Larsen, B. D. and Holm., A. Int. J. Peptide Protein Res. 43, 1994, 1-9).
[00166] A desproteção do grupo Fmoc foi executada através de tratamento com 20% de piperidina em DMF (1 x 5 e 1 x 10 minutos), seguida por lavagem com DMF (5 x 15 ml, 5 minutos cada) até que nenhuma cor amarela pudesse ser detectada após a adição de Dhbt-OH do DMF drenado. Acoplamento dos ésteres de HOBt
[00167] 3 equivalentes do aminoácido N-α-aminoprotegido foram dissolvidos em DMF, junto com 3 equivalentes de HOBt e 3 equivalentes de DIC e então adicionados à resina.
[00168] Os peptídeos foram clivados a partir das resinas através de tratamento com 95% de ácido trifluoroacético (TFA, Riedel-de-Haen, Frankfurt, Alemanha) água v/v ou com 95% de TFA e 5% de etanoditiol v/v, em temperatura ambiente durante 2 horas. As resinas filtradas foram lavadas com 95% de TFA- água e os filtrados e as lavagens evaporados sob pressão reduzida. O resíduo foi lavado com éter e secado por congelamento a partir de ácido acético- água. O produto secado por congelamento bruto foi analisado através de cromatografia líquida de alto desempenho (HPLC) e identificado através de espectroscopia de massa (MS).
[00169] Resina TentaGel (1 g, 0, 23-0,24 mmol/g) foi colocada em um vaso de polietileno equipado com um filtro de polipropileno para a filtração. A resina foi intumescida em DMF (15 ml), e tratada com 20% de piperidina em DMF, de modo a remover o grupo Fmoc inicial, seja no agente de ligação TentaGel S RAM ou no primeiro aminoácido na resina TentaGel S RAM-Lys (Boc)Fmoc. A resina foi drenada e lavada com DMF até que nenhuma cor amarela pudesse ser detectada após a adição de Dhbt-OH ao DMF drenado. Os aminoácidos de acordo cm a sequência foram acoplados como os ésteres de HObt protegidos com Fmoc previamente formados (3 equivalentes) tal como acima descrito. Os acoplamentos foram continuados durante 2 horas, a não ser que especificado de outro modo. A resina foi drenada e lavada com DMF (5 x 15 ml, 5 minutos cada) de modo a remover o reagente em excesso. Todas as acilações foram verificadas pelo teste de ninidrina, tal como acima descrito. Após completada a síntese, o peptídeo - resina foi lavado com DMF (3 x 15 ml, 5 minutos cada), DCM (3 x 15 ml, 1 minuto cada) e finalmente éter dietílico (3 x 15 ml, 1 minuto cada) e secado in vacuo. O peptídeo foi clivado a partir da resina, como antes descrito, e o produto do peptídeo bruto foi analisado e purificado, tal como abaixo descrito.
[00170] A análise de HPLC gradiente foi executada usando um sistema Hewlett Packard HP 1100 HPLC, que consiste de uma Bomba Quaternária HP 1100, um Coletor de Amostras HP 1100, um Termostato de Coluna HP 1100 e um Detector de Comprimento de Onda Múltiplo HP 1100. O Chemstation Hewlett Packard para software LC (rev. A. 0601) foi usado para o controle de instrumentos e para a aquisição de dados. As colunas que se seguem e o sistema de tampão HPLC foram usados:
[00171] Coluna: VYDAC 238TP5415, C-18, 5 mm, 300 Â, 150 x 4,6 mm.
[00172] Tampões: A : 0,1% TFA m MQV; B: 0,085% de RFA, 10% MQV, 90% MeCN.
[00173] Gradiente : 0-1,5 min 0% B1,5-25 min 50% B25-30 min 100% B30-35 min 100% B35-40 min 0% B
[00174] Fluxo 1 ml/ min, temperatura do forno 40°C, detecção UV : I = 215 nm.
[00175] Os produtos do peptídeo bruto foram purificados na Workstation PerSpetive BioSystems VISION. O software VISION 3.0 foi usado para o controle de instrumentos e a aquisição de dados. Foroam usados a coluna que se segue e o sistema de tampão de HPLC:
[00176] Coluna: Kromasil KR 100 Â, 10 mm C-8, 250 x 50,8 mm.
[00177] Sistema de Tampão: Tampões: A : 0,1 % TFA em MQV; B: 0,085% TFA, 10% MQV, 90 % MeCN.
[00178] Gradiente: 0-37 min. 0-40% B
[00179] Fluxo: 3 5 ml/ min, detecção UV : I+ 215 nm e 280 nm.
[00180] Os peptídeos foram dissolvidos em metanol super gradiente (Labscan, Dublin, Irlanda), água milli- Q (Millipore, Bedford, MA) e ácido fórmico (Merck, Darmstadt, Alemanha)(50 : 50 : 0,1 v/v/v) para fornecer concentrações de entre 1 e 10 mg/ ml. As soluções de peptídeo (20 ml) foram analisadas em modo de polaridade positivo através de ESI-TOF-MS usando um espectômetro de massa LCT (Micromass, Manchester, UK), acurácia de +/ - 0,1 m/z.
[00181] Em todas as sínteses, resina TentaGel-S-Ram seca (1 g, 0, 22 - 0,31 mmol/g) foi colocada em um vaso de polietileno equipado com um filtro de polipropileno para a filtração. A resina foi intumescida em DMF (15 ml), e tratada com 20% de piperidina em DMF de modo a assegurar a presença de grupos amino não-protonados na resina. A resina foi drenada e lavada com DMF até que nenhuma cor amarela pudesse ser detectada após a adição de Dhbt ao DMF drenado. Os aminoácidos de acordo com a sequência foram acoplados como os ésteres de HObt protegido com Fmoc previamente formados (3 equivalentes), tal como acima descrito. Os acoplamentos foram continuados durante 2 horas, a não ser que especificado de outro modo. A resina foi drenada e lavada com DMF (5 x 15 ml, 5 minutos cada) de modo a remover o reagente em excesso. Todas as acilações foram verificadas pelo teste de ninidrina, executado a 80°C. Após completada a síntese, o peptídeo - resina foi lavado com DMF (3 x 15 ml, 5 minutos cada), DCM (3 x 15 ml, 1 minuto cada) e finalmente com éter dietílico (3 x 15 ml, 1 minuto cada) e secado in vacuo. O peptídeo foi então clivado a partir da resina, como acima descrito, e secado por congelamento. Após a purificação usando o HPLC preparativo, tal como acima descrito, o produto do peptídeo foi coletado e a identidade do peptídeo foi confirmada através de S-MS. Este procedimento foi usado para a síntese de todos os peptídeos adicionalmente exemplificados abaixo.
[00182] Usando as técnicas acima, os compostos 1809 a 1861 e o composto de referência 1559 (H- [Gly2] hGLP-2-OH) foram sintetizados usando os métodos acima descritos (Tabela 1).Tabela 1: Compostos Sintetizados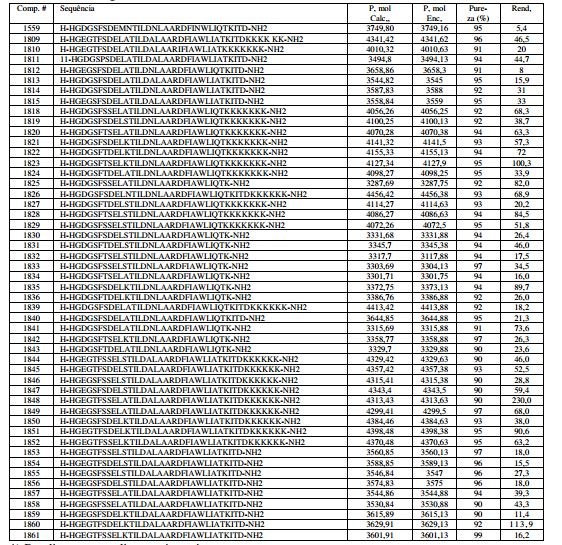 Exemplo 1 : Síntese do Composto 1846H-His-Gly-Glu-Gly -Ser-Ser-Glu-Leu-Ser-Thr -Ile-Leu-Asp- Ala-Leu-Ala-Ala-Arg-Asp-Phe-Ile-Ala-Trp-Leu-Ile-Ala-Thr-Lys-Ile-Thr- Asp-Lys-Lys-Lys-Lys-Lys-Lys-NH2 em TentaGel S RAM-Lys (Boc)Fmoc.
[00183] TentaGel S RAM -LYs (Boc)Fmoc Seco (0,24 mmol/ g, 1 g) foi colocado em um vaso de polietileno equipado com um filtro de polipropileno para a filtração e tratado como descrito sob “batchwise peptide Synthesis on TentaGel resin” até acabar o acoplamento de Histidina N- terminal. Todos os acoplamentos foram continuados durante a noite. As acilações foram verificadas como precedentemente descrito. Após completada a síntese e a desproteção do grupo Fmoc N- terminal, o peptídeo foi clivado a partir da resina, tal como acima descrito. Após a purificação usando HPLC preparativo, tal como precedentemente descrito, 28,8 mg do produto do peptídeo foram coletados com uma pureza superior a 90% e a identidade do peptídeo foi confirmada através de MS (verificado M 4315, 38, calculado M 4315, 41).Exemplo 2: Síntese do Composto 1848
[00184] H-His-Gly-Glu-Gly-Thr-Phe-Ser-Ser-Glu-Leu-Ala-Thr-Ile- Leu-Asp-Ala-Leu-Ala-Ala-Arg-Asp - Phe-Ile-Ala-Trp-Leu-Ile-Ala-Thr-Lys- Ile-Thr-Asp-Lys-Lys-Lys-Lys-Lys-Lys-Lys-NH2 em TentaGel S RAM-Lys (Boc)Fmoc.
[00185] TentaGel S RAM -Lys(Boc)Fmoc seco (0,24 mmol/ g, 1 g) foi colocado em um vaso de polietileno equipado com um filtro de polipropileno para a filtração e tratado como descrito sob “ batchwise peptide Synthesis on TentaGel resin “ até o final do acoplamento de Histidina N-terminal. Todos os acoplamentos foram continuados durante a noite. As acilações foram verificadas como precedentemente descrito. Após completada a síntese e a desproteção do grupo Fmoc N- terminal, o peptídeo foi clivado a partir da resina, tal como acima descrito. Após a purificação usando HPLC preparativo, tal como precedentemente descrito, 230 mg do produto do peptídeo foram coletados com uma pureza superior a 90% e a identidade do peptídeo foi confirmada através de MS (verificado M 4313, 63, calculado M 4313, 45).Exemplo 3: Síntese do Composto 1855
[00186] H-His-Gly-Glu-Gly-Ser-Phe-Ser-Ser-Glu-Leu-Ser-Thr-Ile- Leu-Asp-Ala-Leu-Ala-Ala-Arg-Asp-Phe-Ile-Ala-Trp-Leu-Ile-Ala-Thr-Lys- Ile-Thr-Asp-NH2 em TentaGel S RAM-Asp (OtBu)Fmoc.
[00187] TentaGel S RAM -Lys(OtBu)Fmoc seco (0,2 mmol/ g, 1 g) foi colocado em um vaso de polietileno equipado com um filtro de polipropileno para a filtração e tratado como descrito sob “ batchwise peptide Synthesis on TentaGel resin “ até o final do acoplamento de Histidina N- terminal. Todos os acoplamentos foram continuados durante a noite. As acilações foram verificadas como precedentemente descrito. Após completada a síntese e a desproteção do grupo Fmoc N- terminal, o peptídeo foi clivado a partir da resina, tal como acima descrito. Após a purificação usando HPLC preparativo, tal como precedentemente descrito, 27,3 mg do produto do peptídeo foram coletados com uma pureza superior a 96 % e a identidade do peptídeo foi confirmada através de MS (verificado M 3547, calculado M 3546, 84).Exemplo 4: Síntese do Composto 1857
[00188] H-His-Gly-Glu-Gly-Thr-Phe-ser-Ser-Glu-Leu-Ala-Thr-Ile- Leu-Asp-Ala-Leu-Ala-Ala-Arg-Asp-Phe-Ile-Ala-Trp-Leu-Ile-Ala-Thr-Lys- Ile-Thr-Asp-NH2 em TentaGel S RAM-Asp (OtBu)Fmoc.
[00189] TentaGel S RAM -Lys(OtBu)Fmoc seco (0,2 mmol/ g, 1 g) foi colocado em um vaso de polietileno equipado com um filtro de polipropileno para a filtração e tratado como descrito sob “ batchwise peptide Synthesis on TentaGel resin “ até o final do acoplamento de Histidina N- terminal. Todos os acoplamentos foram continuados durante a noite. As acilações foram verificadas como precedentemente descrito. Após completada a síntese e a desproteção do grupo Fmoc N- terminal, o peptídeo foi clivado a partir da resina, tal como acima descrito. Após a purificação usando HPLC preparativo, tal como precedentemente descrito, 39,3 mg do produto do peptídeo foram coletados com uma pureza superior a 94 % e a identidade do peptídeo foi confirmada através de MS (verificado M 3544,88 calculado M 3544, 86).Exemplo 5: Síntese do Composto 1846 A (sal de acetato)
[00190] Troca de contra- íon de trifluoroacetato para acetato do Composto 1846
[00191] O produto de peptídeo sintético purificado do composto 1846 é isolado como um sal de trifluoroacetato, devido à presença do ácido trifluoroacético (0,1 % v/v) nos tampões d e HPLC, usados para a purificação do produto de peptídeo sintético bruto.
[00192] De modo a trocar o contra-íon de trifluoroacetato pelo acetato, uma solução de peptídeo foi passada através de uma coluna compactada com resina de troca iônica de base forte no acetato (Dowex 1 x 8). 365 mg do Composto 1 são dissolvidos em 40 ml de água. A solução é passada através de uma coluna contendo 40 ml de resina de troca iônica de base forte no acetato (Dowex 1 x 8; capacidade 1,33 meq/ ml resina). A resina é então lavada com 4 x 30 ml de água e o eluado é coletado e liofilizado resultando em 312 mg de sal de acetato com uma pureza de acordo com a análise de HPLC de 97%.Exemplo 6. Síntese do Composto 1848b C (sal de cloreto)
[00193] A troca de contra- íon de trifluoroacetato (Tfa) para cloreto (CI-) do Composto 1848.
[00194] 100 mg do Composto 1 foram dissolvidos em 50 ml do ácidoclorídrico 0,1 M e a solução resultante foi liofilizada. O remanescente foi dissolvido em 50 ml de água e novamente liofilizado resultando em 80 mg do sal de cloreto com uma pureza de acordo com HPLC de 93%.Exemplo 7 - Teste de Estabilidade Química
[00195] Os análogos de GLP-2 foram dissolvidos em água purificada e subsequentemente diluídos em soluções contendo HCL, NaOH, H2O2 ou NH4HCO3. As soluções foram incubadas a 40°C de modo a produzir os produtos de hidrólise, desamidação e oxidação. As amostras foram analisadas através de RP-HPLC e o percentual do composto intacto remanescente foi determinado como uma medida para a estabilidade relativa. Os produtos de degradação principais foram identificados, através de tentativa, por LC-MS. Os peptídeos usados estão relacionados na Tabela 3.Tabela 2. Análogos de GLP-2 testados e comparados quanto à estabilidadequímica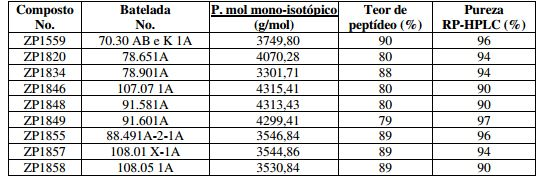
[00196] O composto ZP 1559, Gly2- GLP-2, foi usado como umareferência para outros análogos de GLP-2 testados. Nos análogos de GLP-2, as posições em que a sequência difere do composto de referência ZP 1559 são apresentadas em negrito. As sequências estão relacionadas na Tabela 3.
[00197] Os compostos estão relacionados como pares, de acordo com as suas sequências e com e sem a extensão K6 C-terminal.Tabela 3. Sequências de Gly2-GLP-2 e análogos de GLP-2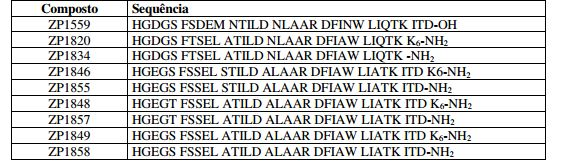
[00198] As substâncias químicas usadas no experimento estão relacionadas na Tabela 4.Tabelas 4. Substâncias químicas e reagentes usados para os procedimentos analíticos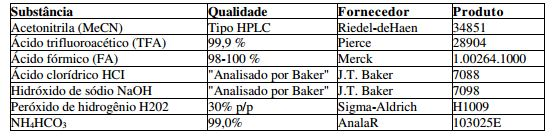
[00199] A água foi primeiramente desmineralizada a uma resistência de > 18MQcm e então passada através de um sistema Milli-Q (Millipore, Bedford, USA). A água purificada Milli-Q (MQW) foi finamente conduzida através de um filtro estéril de 0,22 μm (Millipak 40 Gamma Gold, Millipore).
[00200] Os análogos de GLP-2 testados e a referência Gly2- GLP-2, ZP 1559, foram dissolvidos em água e subsequentemente diluídos em soluções contendo HCl, NaOH, H2O2 ou NH4HCO3. As amostras foram incubadas a 40°C para gerar os produtos de hidrólise, desamidação e oxidação, respectivamente. Os produtos foram analisados através de RP- HPLC quanto à pureza do pico principal original através de LC-MS para a confirmação da identidade através da massa do pico principal e dos produtos de degradação principais.Preparação de soluções de estresse:HCl 0,2 M : 4 ml MQW e 1 ml de HCl 1 MNaOH 0,02 M: 4 ml MQW e 1 ml de NaOH 0,1 MNH4HCO3, pH 8: 0, 79 g de NH4HCO3 foram dissolvidosem 50 ml de MQW.1% de H2O2: 5,8 ml de MQW e 0,2 ml de 30% deH2O2.
[00201] Os análogos de GLP-2 foram primeiramente dissolvidos em MQW a uma concentração de 4 mg/ ml e então adicionalmente diluídos nas soluções de estresse em uma razão de 1:1 (por exemplo, 125 μl mais 125 μl). As concentrações finais foram de 2 mg/ ml dos análogos de GLP-2 para condições de estresse com HCl 0,1 M, NaOH 0,01 M, NH4HCO3 e 0, 5% de H2O2, respectivamente.
[00202] As soluções foram incubadas a 40°C no escuro e então diluídas com o Eluente A, a uma concentração de 0,5 mg/ ml (adição de 750 μl) antes das análises por RP- HPLC e por LC-MS.Tabela 5. Condições para o teste de estresse RP-HPLC
[00203] As análises de RP- HPLC foram executadas em um sistema deHPLC da série Agilent 1100, sob o controle da ChemStation (software de Revisão A. 08. 0 3 [847]]) de Agilent Technologies, Inc. Os dados brutos e os resultados da integração de pico foram depositados no servidor ChemStoreC/S através do uso do software de Revisão B001. 03 de Agilent Technologies.Tabela 6. Método de RP-HPLC LC-MS
[00204] As análises de LC-MS foram executadas em um instrumentode HPLC de Agilent Technologies 1100, que consiste de um desgaseificador em linha, bomba de gradiente quaternária, um auto coletor, um forno de coluna, um detector de UV. O instrumento de HPLC possuía uma interface com um espectômetro de massa Micromass LCT (ESI-TOF), sob o controle do software Masslynx 3.5, de MicroMass, UK. Tabela 7. O método de LC-MS
[00205] Os resultados são apresentados na Tabela 9 como a pureza do composto medida através de RP- HPLC após a incubação sob condições de estresse. Esta pureza é uma medida para o composto intacto após a incubação em soluções de estresse, em relação à pureza medida em T = 0. Estes resultados não levam em consideração os produtos de degradação ocultos, não observados por este método de RP-HPLC analítico.
[00206] Os produtos de degradação principais nas amostras de teste de estresse foram identificados através de tentativa pelo método LC-MS. Quaisquer isômeros para os compostos de origem e produtos de degradação menores não foram observados através deste método deste método de LC-MS analítico. As identificações por tentativa estão relacionadas nas Tabelas 11 a 15.
[00207] Os análogos de GLP-2 testados estão relacionados como pares de acordo com as suas sequências com e sem a extensão K6 C-terminal.Tabela 9. Pureza observada dos compostos de teste após incubação sobcondições de estresse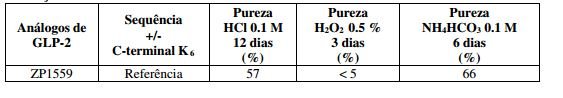

[00208] Os resultados para os compostos incubados em NaOH não estão relacionados, porque não pôde ser observada diferença na estabilidade. Os produtos de degradação e o pico principal possuem todos a mesma massa através de análise de LC-MS; estes compostos foram provavelmente racemizados ao longo do tempo. Os resultados na Tabela 9 mostram que os análogos de GLP-2 testados, de modo geral, são quimicamente mais estáveis do que a referência Gly2- GLP-2, ZP 1559.
[00209] Durante a hidrólise, os análogos de GLP-2 testados são mais estáveis do que a referência Gly2- GLP-2, ZP 1559, exceto quanto ao ZP1820 e ZP 1834. Isto se deve principalmente ao aminoácido Asp na posição 3. Glu preferivelmente a Asp pode minimizar a clivagem entre o aminoácido 3 e 4 Asp-Gly. Os outros análogos ZP GLP-2 testados possuem aproximadamente a mesma estabilidade e com uma tendência a uma estabilidade ligeiramente mais alta para os compostos sem K6 C-terminal, ZO 1855, Zp 1857 e ZP 1858. Esta diferença é explicada pelo aminoácido na posição 33 Asp. No composto sem K6 C-terminal, este aminoácido é C-terminal e uma clivagem entre o aminoácido 32 e 33 Tyr-Asp ocorre de modo mais lento do que para uma clivagem entre o aminoácido 33 e 34 Asp-Lys. A diferença na estabilidade se deve ao Asp e não ao K6 C-terminal.
[00210] Sob as condições de oxidação acelerada (H2O2, vide Tabela 10 e 13), os análogos de GLP-2 testados são muito mais estáveis do que a referência Gly2- GLP-2, ZP 1559. Isto se deve provavelmente à oxidação de Met na posição 10 em ZP 1559. Uma exceção é ZP 1855 e outros estudos serão necessários para explicar isto.
[00211] A estabilidade sob condições que promovem a desamidação (NH4HCO3), os análogos de GLP-2 testados são mais estáveis do que a referência Gly2-GLP-2, ZP 1559. Isto se deve provavelmente à sítios de desamidação severa em ZP 1559, Asn na posição 11, 16 e 24, que não estão presentes nas sequências para os análogos de GLP-2 testados.Identificação por tentativa de produtos de degradação principais através de LC-MSTabela 10. Sítios de clivagem principais em análogos de ZP GLP-2 e a referência ZP-1559 Soluções estressadas por HClTabela 11. Análogos de GLP-2 incubados 12 dias a 40oC em HCl 0,1 M.
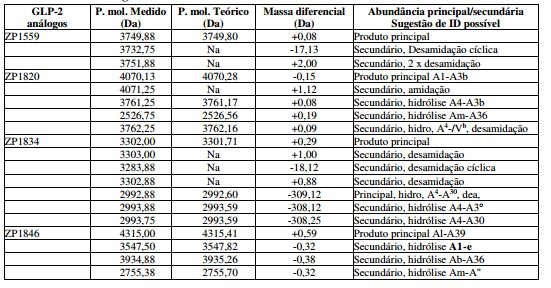
 na = não disponível, não foi calculado ou sugerido MW teórico.** A diferença e massa é o MW medido a partir do MW teórico para o pico principal ou para o composto sugerido.
[00212] Os resultados na Tabela 12 mostram que o peso molecular medido para os análogos de GLP-2 testados e a referência Gly2 -GLP-2, ZP 1559, correspondem ao peso molecular teórico.
[00213] Os produtos de degradação mais abundantes são a clivagem entre os aminoácidos 3 e 4; Asp e Gly em ZP 1559, ZP 1820 e ZP 1834. Quanto a compostos ZP 1846, ZP 1848 e ZP 1849, que são produtos de degradação com K6 C-terminal, correspondendo a uma perda de K6 C- terminal (Lys6) na posição 33-39, foram detectados. Quanto a compostos ZP 1855 e ZP 1857, que são produtos de degradação sem K6 C-terminal, correspondendo a uma perda de Asp C-terminal na posição 33, foram detectados.
[00214] Os produtos de degradação secundários detectados foram clivagem entre os aminoácidos 15 e 16 (Asp e Asn ou Asp e Ala), aminoácidos 4 e 5 (Gly e Ser), aminoácidos 21 e 22 (Asp e Phe).Soluções estressadas por H2O2Tabela 12. Análogos de GLP-2 incubados 3 dias a 40oC em 0,5 % de H2O2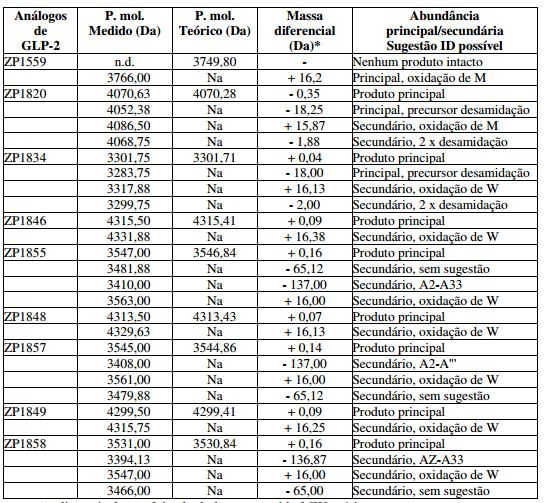 na = não disponível, não foi calculado ou sugerido MW teórico.* A diferença de massa é o MW medido a partir do MW teórico para o pico principal.
[00215] Os resultados na Tabela 13 mostram que o peso molecular medido para os análogos de GLP-2 testados e a referência Gly2 -GLP-2, ZP 1559, correspondem ao peso molecular teórico. Para ZP 1559, um produto de degradação principal com um MW de + 16, é observado que seria provavelmente os produtos oxidados de Met na posição 10. Quando a ZP 1820 e ZP 1834, é observado um produto de degradação principal com um Da de + 18. Eles poderiam ser provavelmente uma perda de água no precursor para uma desamidação. Em adição, os produtos secundários com MW de -2 Da são observados e poderiam ser desamidação em dois sítios. Produtos secundários com MW de + 16 Da são observados em todos os compostos e poderiam ser, provavelmente, a oxidação de Trp. Para os compostos ZP 1855, ZP 1857 e ZP 1858, que são todos sem K6 C-terminal, são detectados produtos de degradação com MW de - 137 Da e - 65 DA, correspondendo a uma perda de His na posição 1 e um produto de degradação não identificado, respectivamente.Soluções estressadas por NaOHTabela 13. Análogos de GLP-2 incubados durante 3 dias a 40°C em NaOH 0,01 M na = não disponível, não foi calculado ou sugerid o MW teórico.* A diferença de massa é o MW medido a partir do MW teórico para o pico principal.
[00216] As análises de LC-MS apresentam o mesmo peso molecular em todos os picos para cada composto. Isto significa que os produtos de degradação mais abundantes são provavelmente a racemização da forma L para D de um ou mais dos aminoácidos na sequência. O pico principal pode então ocultar um ou vários produtos racemizados, deste modo não tendo sido detectado peptídeo intacto ou pureza residual. Não puderam ser detectados produtos de degradação principais a partir da clivagem.Soluções estressadas por NH4HCO3Tabela 14. Análogos de GLP-2 incubados durante 6 dias a 40°C emNH4HCO3, pH 8
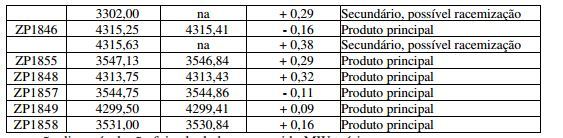 na = não disponível, não foi calculado ou sugerido MW teórico* A diferença de massa é o MW medido a partir do MW teórico para o pico principal.
[00217] Os resultados na Tabela 14 mostram que o peso molecular medido para os análogos de GLP-2 testados e a referência Gly2- GLP-2, ZP 1559, correspondem a o MW teórico. Para ZP 1559, os produtos de degradação secundários com um MW de + 1Da são observados, os quais poderiam ser, de modo provável, produtos desamidados. Quanto a ZP 1820, ZP 1834 e ZP 1846, produtos de degradação secundários, com o mesmo MW que para o composto principal, são observados. Eles poderiam, de modo provável, ser produtos racemizados ou de desamidação. No entanto, a resolução MS do presente instrumento não foi adequada para confirmar ou rejeitar isto. Em adição, estes produtos poderiam estar presentes nos outros compostos, mas não detectados, pois eles poderiam estar oculatos sob o pico principal.
[00218] Todos os análogos de GLP-2 presentes testados apresentam melhor estabilidade química, comparados com o composto de referência GLy2 - GLP-2; 1559, sob condições de estresse para hidrólise, oxidação e desamidação. Os compostos 1820 e 1834 são menos estáveis do que os seis candidatos remanescentes, devido à hidrólise ácida. A estabilidade química mais alta foi observada quando o aminoácido A3 foi Glu em vez de Asp.
[00219] Não foi observada diferença significativa na estabilidade química dos seis candidatos remanescentes, exceto quanto a uma estabilidade ligeiramente melhor sem K6, o que é devido, principalmente, a um sítio estável após Asp, e à perda de - K6 em candidatos tendo -K6 C-terminal.Exemplo 8. Varredura quanto a efeitos de crescimento intestinal dos compostos em camundongos X57BL.
[00220] A capacidade dos presentes compostos para estimular o crescimento intestinal foi determinada em camundongos machos C 57BL. A grupos individuais de camundongos (n=6) foram fornecidos 30 nmol/ kg de cada composto, s. c, duas vezes ao dia, durante dez dias consecutivos. Para propósitos comparativos, a outros grupos de animais foram administrados ou uma dose equimolar de [Gly2] GLP-2 ou um veículo (solução salina tamponada com fosfato, pH 7, 4) no mesmo regime de dosagem. Vinte e quatro horas após a última dose de composto ter sido administrada, os camundongos foram sacrificados e o intestino delgado (do piloro ao ceco) e o cólon (intestino distal ao ceco) foram esvaziados e pesados. De modo a corrigir a ligeira diferença no peso corpóreo (BW), a massa orgânica do intestino delgado (SI) e do cólon foram expressas em relação a BW. O composto de referência não- seletivo [Gly2] GLP-2 foi relatado como sendo capaz de estimular o crescimento gastrointestinal, tanto no esôfago, estômago, intestino delgado e cólon e de modo a avaliar as diferenças no padrão de crescimento induzido pelos compostos, o índice de sensibilidade do intestino delgado -cólon do composto X foi calculado como:(SI/ Cólon) x (SI/ Cólon)[Gly2] GLP-2 %
[00221] Os compostos com uma sensibilidade de intestino delgado - cólon superior ou igual a 1, 05 foram considerados relativamente seletivos para o intestino delgado (Tabela 15).
[00222] Os compostos com uma sensibilidade de intestino delgado- cólon menor do que ou iguala 0,95 foram considerados como relativamente seletivos para o cólon (Tabela 15). Resultados:
[00223] Os efeitos do crescimento intestinal dos presentes compostos de acordo com a invenção foram determinados com base na capacidade dos peptídeos para aumentar a massa de SI em um modo dependente de dose em relação ao efeito de doses equimolares do composto de referência não- seletivo [Gly2] GLP-2.
[00224] As descobertas a partir deste estudo demonstram que as variantes de GLP-2 tendo substituições de aminoácido nas posições 8, 16, 24 e/ ou 28 da sequência de GLP-2 do tipo selvagem apresentaram atividade biológica aumentada, comparada a [Gly2]GLP-2 em camundongos C57BL.Exemplo 9. Efeito de dose- resposta de compostos selecionados sobre o crescimento intestinal em camundongos C57BL
[00225] 1820, 1855, 1846, 1858, 1849, 1848 e 1857 foramselecionados como os compostos principais, pois estes compostos aumentaram a massa do intestino delgado em relação a [Gly2] GLP-2 (Exemplo 8, como aumentaram a estabilidade química em relação a [Gly2] GLP-2 sob condições de estresse (Exemplo 7. O efeito de dose- resposta de 1820, 1855, ZP 1846, 1858, 1849, 1848 e 1857 sobre a massa do intestino delgado foi determinado em camundongos C57BL machos. Aos grupos individuais (n= 6) dos camundongos foram administrados 5, 15, 45, 135 ou 405 nmol/ kg de cada composto, s.c., duas vezes ao dia, durante três dias consecutivos. Para propósitos comparativos, a outros grupos de animais foram administradas doses equimolares de [Gly2]GLP- 2 ou de veículo (solução salina tamponada com fosfato, pH 7, 4) no mesmo regime de dosagem entre quatro horas após a última dose de composto ter sido administrada, os camundongos foram sacrificados e o intestino delgado (do piloro ao ceco, esvaziado e pesado, de modo a determinar o efeito sobre a massa do intestino delgado.Resultados:
[00226] O efeito de 1820, 1855, 1846, 1858, 1849, 1848 e 1857 sobre a massa do intestino delgado, em relação ao efeito do composto de referência, [Gly] GLP-2 é mostrado nas Figuras 1-5. Em cada uma das doses testadas, o efeito de [Gly2]GLP-2 sobre o intestino delgado foi padronizado em 100%. Os efeitos do crescimento intestinal dos compostos 1820, 185, 1846, 1858, 1849, 1848 e 1857 de acordo com a invenção foram determinados com base na capacidade dos peptídeos para aumentar, em um modo dependente de dose, a massa do SI em relação ao efeito de doses equimolares de [Gly2] GLP-2. Com base nestas descobertas, podemos concluir que os análogos de GLP-2 contendo 8 substituições (G2, E3, T5, L10, A11, A16, A24, A28 com relação a GLP-2 1809) dão origem a um aumento significativo no peso do intestino delgado, comparado a camundongos tratados com [Gly2] GLP-2.
[00227] De modo particular, a substituição de Asp3 por Glu e de Asn16 por Ala e de Gln28 por Ala efetuam um aumento no peso do intestino delgado, em um modo seletivo, comparado ao do cólon (1839 ou 1840), em comparação com 1809). Deste modo, a substituição dos três aminoácidos Asp3, Asn16 e Gln28 resulta em um aumento eletivo do peso do intestino delgado em relação à massa do cólon.
[00228] Além disso, a substituição do Asp8 por Serina resulta em um aumento adicional na seletividade, deste modo resultando em um aumento suplementar no peso do intestino delgado, sem afetar, de modo significativo, o peso do cólon (1818, 1820, 1844, 1846, 1848, 1849, 1852, 1853, 1855, 1858).
[00229] As Figuras 1 a 4 mostram os resultados dos experimentos, nos quais o efeito de dose- resposta dos compostos exemplificados 1846, 1855, 1848, 1857, 1849 sobre a razão SI-BW para cólon- BW é mostrada em relação ao composto de referência [Gly2] GLP-2. Em cada uma das doses testadas, o efeito de [Gly2]GLP-2 sobre a massa do intestino delgado é padronizado em 100%. Todos os compostos exemplificados compartilham modificações nas posições 8, 16 e/ ou 28 e apresentam seletividade aumentada de modo a causar o crescimento do intestino delgado em relação ao cólon.Exemplo 10 - Efeito de dose- resposta de 1846, 1848, 1855 e 1 857 sobre a atrofia do intestino delgado em camundongos que receberam 5-FU
[00230] A rápida taxa de proliferação das células tronco do intestino delgado, as torna um alvo suscetível para os efeitos citotóxicos dos agentes quimioterapêuticos usados em terapias contra o câncer. Em consequência disto, o uso clínico do agente quimioterapêutico 5-fluorouracila (5-FU) está associado, de modo frequente, com a lesão do intestino delgado (atrofia e diarréia em pacientes com câncer). Foi previamente demonstrado que a administração i.p. de 50 mg/ kg de 5-FU uma vez ao dia, durante quatro dias, induz atrofia do intestino delgado significativa em camundongos C57BL. O efeito dos compostos principais 1846, 1848, 1855 e 1857 sobre a atrofia do intestino delgado induzida por 5-FU, uma vez ao dia, durante quatro dias, induz atrofia do intestino delgado significativa em camundongos C57BL. 1846, 1848, 1855 ou 1857 foram administrados, duas vezes ao dia, durante três dias, antes de 5-FU e durante quatro dias, junto com a administração de 5- FU. Os compostos principais foram administrados, cada qual, em cinco doses diferentes (5, 15, 45, 135 e 405 nmol/kg), que foram previamente demonstradas como estimulando, de modo efetivo o crescimento do intestino delgado em camundongos saudáveis (Exemplo 9). Para propósitos comparativos, um grupo de animais foi tratado com 405 nmol/kg [Gly2]GLP- 2. De modo a determinar o efeito de 5-FU sobre o intestino delgado, a um grupo de animais foi fornecido 5-FU isoladamente e deixado sem tratamento (controles 5-FU) e a outro grupo de animais foi administrado apenas o veículo (controles PBS).Resultados:
[00231] 5-FU induziu um decréscimo significativo no comprimento de SI-BW e de SI em camundongos C57BL, em relação aos controles PBS. O efeito de dose- resposta de 1846, 1848, 1855 ou 1857 sobre o comprimento de SI-BW e de SI em camundongos que receberam 5-FU é apresentado nas Figuras 6 a 9. O efeito de 405 nmol/ kg de [Gly2]GLP-2 é também mostrado. 1846, 1848, 1855 ou 1857 evitaram, em um modo dependente de dose, a atrofia de SI induzida por 5-FU e mantiveram SI- BW em níveis similares aos controles PBS. ZP 1848, ZP 1855 e ZP 1857, administrados em uma dose equimolar, foram significativamente mais eficazes do que 405 nmol/ kg [Gly2] GLP-2 sobre SI-BW. 1848 e 1857 foram significativamente mais eficazes do que 405 nmol/ kg de [Gly2] GLP-2 sobre o comprimento de SI.Exemplo 11. Efeito de dose resposta de 1846 sobre a atrofia do intestino delgado e diarréia em ratos SD que receberam 5-FU
[00232] O efeito do candidato clínico, 1846, sobre a atrofia e diarréia do intestino delgado induzida por 5-FU foi investigada em ratos SD. Foi previamente demonstrado que a administração i.p. de 75 mg/kg de 5-FU, uma vez ao dia, durante quatro dias, induz atrofia do intestino delgado significativa e diarréia em ratos SD. 1846 (16, 80 e 400 nmol/ kg/ d; n= 20 ratos/ grupo de dose) foi administrado, duas vezes ao dia durante três dias antes de 5-FU e durante quatro dias, junto com a administração de 5-FU. Os controles 5-FU e os controles PBS foram incluídos no estudo. Vinte e quatro horas após a última dose de 1846 Ter sido administrada, um subconjunto de animais foi sacrificado de modo a determinar o efeito de 1846 sobre a atrofia do intestino delgado. De modo a determinar o efeito de 1846 sobre a diarréia, todos os animais foram observados duas vezes ao dia (de manhã e à noite), durante o período de dosagem e durante um período adicional de seis dias. Em cada período de observação, foi atribuído a cada animal uma classificação (0, sem diarréia), 1 (brando) manchamento fecal em torno do ânus, 2 (moderado), manchamento fecal nos membros traseiros e na cauda e 3 (severo) manchamento fecal nos membros dianteiros e no abdômen) que indicaram se o animal havia ou não tido diarréia e a severidade da diarréia.Resultados:
[00233] 5-FU induziu um decréscimo significativo no comprimento de SI-BW e de SI e induziu diarréia em ratos SD, em relação aos controles PBS. O efeito de dose- resposta de 1846 sobre 5-FU induziu a atrofia do intestino delgado e diarréia e é mostrado nas Figuras 10 e 11. 1846 evitou a atrofia do intestino delgado induzida por 5-FU em um modo dependente de dose e manteve o comprimento de SI-NW e de SI em níveis similares aos controles. Na dose mais alta administrada (400 nmol/ kg), 1846 diminuiu a incidência e a severidade da diarréia em ratos que receberam 5-FU.Exemplo 12. Efeito de dose- resposta de 1846 sobre o comprimento da cripta- vilo e a espessura molecular no intestino delgado de ratos SD.
[00234] O efeito do candidato clínico, 1846, sobre o comprimento da cripta- vilo e a espessura muscular de ratos SD foi investigado. 1846 (0, 62, 3,41 ou 6,2 mg/ kg/ dia, n= 6 ratos/ grupo de dose) foi administrado como um bolo i.v., uma vez ao dia, durante cinco dias consecutivos. Vinte e quatro horas após a última dose ter sido administrada, os ratos foram sacrificados e uma biópsia de 1 cm foi extraída a partir do jejuno (30 cm distal da junção duodenal gástrica) e a partir do íleo (30 cm próxima a partir da junção ileocecal) para o processamento histológico.Resultados:
[00235] O efeito de dose- resposta de 1846 sobre o comprimento da cripta- vilo e a espessura muscular no jejuno e no íleo é apresentada na Figura 12. 1846 aumentou, em um modo dependente de dose, o comprimento da cripta- vilo no jejuno e a espessura muscular no íleo.Exemplo 13: Efeito de 1848 sobre os marcadores da inflamação do intestino delgado em um modelo induzido por indometacina de doença de Crohn
[00236] A doença de Crohn é uma doença crônica, que causa a inflamação episódica do intestino delgado. O efeito de 1848 do análogo de GLP-2 sobre a inflamação do intestino delgado em um modelo de doença de Crohn induzido por indometacina foi investigado. Demonstramos previamente que a administração de indometacina (s.c., uma vez ao dia durante 2 dias) induz a inflamação do intestino delgado caracterizada através de ulcerações e aumenta a citoquina pró- inflamatória, o fator alfa de necrose de tumor (TNF-α). De modo a determinar o efeito de ZP 1848 sobre a ulceração, 1848 (8, 40 e 200 nmol/ kg, s.c, duas vezes ao dia (9:00 e 16:00) foi administrado durante 4 dias antes da primeira dose de indometacina e durante um período adicional de dois dias, junto com a indometacina. O corticosteróide, prednisolona (10 mg/ kg, p.o) foi usado como um controle positivo, pois os corticosteróides são comumente usados no tratamento da inflamação ativa em doença de Crohn. Em adição, foi administrado a um grupo de animais tanto 1848 (200 nmol/ kg) e prednisolona, de modo a determinar os efeitos de um tratamento combinado. Vinte e quatro horas após a última dose de 1 848 ter sido administrada, os animais foram sacrificados e o intestino delgado foi suavemente varrido até que limpo e fixado. De modo a determinar a extensão da ulceração, o intestino foi aberto por corte ao longo da margem antimesentérica, suspenso em uma placa de polipropileno e manchado superficialmente com Alcian Green 3 BX. Iniciando no piloro, o intestino delgado foi escaneado e a forma (circular contra linear) e o tamanho (úlceras circulares : diâmetro, úlceras lineares : comprimento x largura) de todas as úlceras foram medidas usando uma régua padrão (resolução : 0, 5 mm). Uma úlcera foi definida como uma área que carecia de superfície epitelial. Finalmente, a área total danificada foi calculada para cada animal através da soma das áreas de todas as úlceras individuais.
[00237] De modo a determinar o efeito de 1848 sobre as concentrações de TNF-α no intestino delgado, 1848 e indometacina foram administrados, tal como acima descrito. No sacrifício, embora o intestino delgado tenha sido separado em três segmentos de igual comprimento (próximo, médio e distal), as concentrações de TNF -α foram medidas em cada um dos segmentos individuais, usando um kit ELISA comercialmente disponível.Resultados:
[00238] A indometacina causou uma forte indução das úlceras do intestino delgado, comparada ao grupo de controle (extensão estimada de ulceração de 333 ± 21 mm2 contra 10 mm2. O efeito de 1846 sobre a extensão de ulceração estimada (mm2) á apresentado na Figura 13. O tratamento com 1848 (8 nmol/ kg, 40 nmol/kg e 200 nmol/ kg, reduziu, de modo significativo, a extensão de ulceração (230 ± 12 mm2, 216 ± 17 mm2, e 178 ± 17 mm2, respectivamente p, 0,001 contra indometacina). Na dose mais alta (200 nmol/kg) o uso de ZP 18848 foi mais efetivo do que o controle positivo, prednisolona (p < 0,05).
[00239] A indometacina causou um aumento nos níveis de tecido de aproximadamente 2-9 vezes de TNF-α no segmento proximal (97 ± 14 pg/mg de proteína) comparado aos animais de controle (34 ± 7 pg/mg de proteína, p < 0,05 contra indometacina). O efeito de 1846 sobre as concentrações de TNF-α do intestino delgado é apresentado na Figura 14. O tratamento com 1848 (8, 40, ou 200 nmol/ kg), reduziu, de modo significativo, os níveis de TNF- α (45 ± 14 pg/ mg de proteína, 44 ± 9 pg/ mg de proteína e 45 ± 7 pg/ mg de proteína, respectivamente), sem diferença significativa entre as 3 doses.
[00240] A indometacina causou um aumento de aproximadamente 3,2 vezes nos níveis de tecido de TNF- α no segmento médio (108 ± 9 pg/ mg de proteína) comparado aos animais de controle (34 ± 6 pg/mg de proteína, p < 0,05 contra indometacina). 1848 (40 ou 200 nmol/kg) reduziu, de modo significativo, os níveis de TNF-α, respectivamente, p < 0,05 contra indometacina).
[00241] A indometacina causou um aumento de aproximadamente 1,7 vezes nos níveis de tecido de TNF-α no segmento distal (75 ± 5 pg/ mg de proteína comparado aos animais de controle (45 ± 3 pg / mg de proteína, p < 0,05 contra indometacina). 1848 apresentou um efeito inibidor sobre os níveis de TNF-α no segmento distal, mas o efeito foi menos pronunciado comparado aos outros segmentos. Prednisolona isoladamente não afetou, de modo significativo, os níveis de tecido de TNF-α em todos ou 3 segmentos, mas a administração de prednisolona aperfeiçoou o efeito inibidor de 1848 (200 nmol/ kg) sobre os níveis de TNF-α exclusivamente no segmento distal.Exemplo 14
[00242] Formulação de ZP1846, 10 mg/ml em Histidina, Manitol e Formulação de Acetato1. Encher 800 ml (WFI) de água em um béquer de 1 litro2. Pesar 13, 964 g de L-histidina em um béquer e adicionar ao béquer de 1 litro3. Pesar 32, 200 g de Manitol em um béquer e adicionar ao béquer de 1 litro4. Adicionar 629 μl de 100% de ácido acético diretamente ao interior do béquer de 1 litro ou pesar 12, 58 g de uma solução de ácido acético a 5% (p/v) e adicionar ao béquer.6. Encher aproximadamente 950 ml.7. Medir o pH e ajustar o pH para 6,9-7,0 com 10% de ácido acético ou Histidina 0,25 M, se necessário8. Pesar 11, 312 g da Substância da Droga (conteúdo de peptídeo 88, 4% e adicionar ao béquer.9. Encher 1,015 kg (= aproximadamente 1000 ml) e medir o pH, a osmolaridade e a densidade.10. Filtrar de modo estéril a formulação através de dois filtros estéreis conectados em série.11. Dispensar a formulação em alíquotas de 0,5 ml em uma bancada LAF ao interior de frascos farmaceuticamente aprovados.12. Colocar parcialmente as tampas em secagem por congelamento antes de carregá-las a um liofilizador, que tenha sido esterilizado e previamente resfriado a 4° C.13. Um ciclo de liofilização é executado durante 40,5 horas, consistindo de congelamento, recozimento, e de fases de secagem primária e de secagem secundária. Os frascos foram tampados sob nitrogênio enquanto que na câmara de liofilização.14. Os frascos são classificados e as vedações superiores e os prendedores são aplicados.Exemplo 15
[00243] Formulação de ZP 1846, 10 mg/ ml em histidina, arginina, manitol e trealose1. Encher 800 ml (WFI) de água em um béquer de 1 l2. Pesar 6, 206 g de L-histidina em um béquer e adicionar ao béquer de 1 l3. Pesar 3, 484 g de L-Arginina em um béquer e adicionar ao béquer de 1 l4. Pesar 33, 46 g de Manitol em um béquer e adicionar ao béquer de 1 l5. Pesar 11,16 g de Trealose em um béquer e adicionar ao béquer de 1 l6. Encher aproximadamente 950 ml7. Medir o pH e ajustar o pH para 6,9 - 7,0 com 10% de ácido acético ou Histidina 0, 25 M, se necessário.8. Pesar 11, 312 g da Substância da Droga (conteúdo de peptídeo 88, 4 %) e adicionar ao béquer9. Encher 1,015 kg (= aproximadamente 1000 ml) e medir o pH, a osmolaridade e a densidade. 10. Filtrar de modo estéril a formulação através de dois filtros estéreis conectados em série.11. Dispensar a formulação em alíquotas de 0, 5 ml em uma bancada LAF ao interior de frascos de 2 ml aprovados farmaceuticamente.12. Colocar parcialmente as tampas em secagem por congelamento antes de carregá-las ao interior de um liofilizador que tenha sido esterilizado ou previamente resfriado a 4°C.13. Um ciclo de liofilização é executado durante 40,5 horas, consistindo de congelamento, recozimento e de fases de secagem primária e secundária. Os frascos são tampados sob nitrogênio enquanto que na câmara de liofilização.14. Os frascos são classificados e as vedações superiores e os prendedores são aplicados.
[00244] Embora a invenção tenha sido descrita em conjunção com as modalidades exemplares acima descritas, muitas modificações e variações equivalente serão evidentes para aqueles versados na arte, quando fornecidas nesta exposição. Deste modo, as modalidades exemplares da invenção expostas são consideradas como ilustrativas e não como limitativas. Várias alterações nas modalidades descritas podem ser introduzidas sem que haja afastamento do espírito e do escopo da invenção. Todos os documentos aqui citados são expressamente incorporados a este a título referencial.
Claims (23)
1. Análogo de peptídeo 2 tipo glucagon (GLP-2), caracterizado pelo fato de que é:1846 H-HGEGSFSSELSTILDALAARDFIAWLIATKITDKKKKKK-NH2; ou um sal farmaceuticamente aceitável do mesmo.
2. Análogo de peptídeo 2 tipo glucagon (GLP-2), caracterizado pelo fato de que é:1848 H-HGEGTFSSELATILDALAARDFIAWLIATKITDKKKKKK-NH2; ou um sal farmaceuticamente aceitável do mesmo.
3. Análogo de peptídeo 2 tipo glucagon (GLP-2), caracterizado pelo fato de que é:1844 H-HGEGTFSSELSTILDALAARDFIAWLIATKITDKKKKKK-NH2;1849 H-HGEGSFSSELATILDALAARDFIAWLIATKITDKKKKKK-NH2;1852 H-HGEGTFSSELKTILDALAARDFIAWLIATKITDKKKKKK-NH2;1853 H-HGEGTFSSELSTILDALAARDFIAWLIATKITD-NH2;1855 H-HGEGSFSSELSTILDALAARDFIAWLIATKITD-NH2;1857 H-HGEGTFSSELATILDALAARDFIAWLIATKITD-NH2;1858 H-HGEGSFSSELATILDALAARDFIAWLIATKITD-NH2;ou um sal farmaceuticamente aceitável do mesmo.
4. Análogo de peptídeo 2 tipo glucagon (GLP-2) de acordo com qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para uso em terapia.
5. Composição farmacêutica, caracterizada pelo fato de que compreende um análogo de GLP-2 como definido em uma das reivindicações 1 a 4, ou um sal do mesmo, em mistura com um veículo.
6. Composição farmacêutica de acordo com a reivindicação 5, caracterizada pelo fato de que o análogo de GLP-2 é um sal de adição de ácido farmaceuticamente aceitável.
7. Composição farmacêutica de acordo com a reivindicação 5 ou 6, caracterizada pelo fato de que é formulada como um líquido adequado para administração por injeção ou infusão, ou que é formulada para causar liberação lenta do referido análogo de GLP-2.
8. Uso de um análogo de GLP-2 como definido em qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para a preparação de um medicamento para o tratamento e/ou prevenção de um distúrbio relacionado ao estômago e ao intestino.
9. Uso de acordo com a reivindicação 8, caracterizado pelo fato de que o distúrbio relacionado ao estômago e intestino é úlceras, gastrite, distúrbios da digestão, síndromes de má absorção, síndrome do intestino curto, síndrome cul-de-sac, doença inflamatória intestinal, canal celíaco (por exemplo, decorrente de enteropatia induzida por glúten ou doença celíaca), sapinho tropical, sapinho hipogamaglobulinêmico, enterite, enterite regional (doença de Crohn), colite ulcerativa, síndrome do intestino irritável associada à diarreia, lesão do intestino delgado ou síndrome do intestino curto.
10. Uso de acordo com a reivindicação 8, caracterizado pelo fato de que o distúrbio relacionado ao estômago e ao intestino é enterite por radiação, enterite infecciosa ou pós-infecciosa ou danos no intestino delgado devido a agentes tóxicos ou outros quimioterápicos.
11. Uso de um análogo de GLP-2 como definido em qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para a preparação de um medicamento para o tratamento e/ou prevenção de um efeito colateral da quimioterapia ou tratamento com radiação.
12. Uso de acordo com a reivindicação 11, caracterizado pelo fato de que o efeito colateral é diarreia, cãibras ou vômitos abdominais devido à quimioterapia ou dano estrutural e funcional do epitélio intestinal resultante de quimioterapia ou radioterapia.
13. Uso de um análogo de GLP-2 como definido em qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para a preparação de um medicamento para o tratamento de função intestinal comprometida em condições neonatais, osteoporose ou mediada por DPP-IV (dipeptidilpeptidase-IV).
14. Uso de um análogo de GLP-2 como definido em qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para a preparação de um medicamento para o tratamento e/ou prevenção de uma condição que envolve desnutrição.
15. Uso de acordo com a reivindicação 14, caracterizado pelo fato de que a condição que envolve desnutrição é caquexia ou anorexia.
16. Análogo de GLP-2 de acordo com qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para uso em um método de tratamento e/ou prevenção de distúrbios relacionados ao estômago e intestinos, tratamento e/ou prevenção de um efeito colateral da quimioterapia ou tratamento com radiação ou tratamento da função intestinal comprometida em condições neonatais, osteoporose ou mediadas por DPP-IV (dipeptidilpeptidase-IV).
17. Análogo de GLP-2 para uso em um método de tratamento ou prevenção de acordo com a reivindicação 16, caracterizado pelo fato de que o distúrbio relacionado ao estômago e intestino é úlceras, gastrite, distúrbios da digestão, síndromes de má absorção, síndrome do intestino curto, síndrome cul-de-sac, doença inflamatória intestinal, canal celíaco (por exemplo, decorrente de enteropatia ou doença celíaca induzida por glúten), sapinho tropical, sapinho hipogamaglobulinêmico, enterite, enterite regional (doença de Crohn), colite ulcerativa, síndrome do intestino irritável associada à diarreia, lesão do intestino delgado ou síndrome do intestino curto.
18. Análogo de GLP-2 para uso em um método de tratamento ou prevenção de acordo com a reivindicação 16, caracterizado pelo fato de que o distúrbio relacionado ao estômago e intestino é enterite por radiação, enterite infecciosa ou pós-infecciosa ou danos no intestino delgado devido a substâncias tóxicas ou outras quimioterapêuticas agentes.
19. Análogo de GLP-2 de acordo com qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para uso em um método de tratamento ou prevenção de um efeito colateral de quimioterapia ou radioterapia.
20. Análogo de GLP-2 para uso em um método de tratamento ou prevenção de acordo com a reivindicação 19, caracterizado pelo fato de que o efeito colateral é diarreia, cãibras ou vômitos abdominais devido à quimioterapia ou dano estrutural ou funcional do epitélio intestinal resultante de quimioterapia ou radiação terapia.
21. Análogo de GLP-2 de acordo com qualquer uma das reivindicações 1 a 3, caracterizado pelo fato de ser para uso em um método de tratamento da função intestinal comprometida em condições neonatais, obesidade, osteoporose ou mediada por DPP-IV (dipeptidilpeptidase-IV).
22. Kit terapêutico, caracterizado pelo fato de que compreenden um medicamento de quimioterapia para câncer e um análogo de GLP-2 como definido em qualquer uma das reivindicações 1 a 3, opcionalmente em combinação com um veículo farmaceuticamente aceitável.
23. Composição farmacêutica, caracterizado pelo fato de que compreende um medicamento de quimioterapia para câncer e um análogo de GLP-2 como definido em qualquer uma das reivindicações 1 a 3, em combinação com um veículo farmaceuticamente aceitável.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US67806605P | 2005-05-04 | 2005-05-04 | |
| US60/678,066 | 2005-05-04 | ||
| PCT/GB2006/001633 WO2006117565A2 (en) | 2005-05-04 | 2006-05-04 | Glucagon-like-peptide-2 (glp-2) analogues |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| BRPI0610091A2 BRPI0610091A2 (pt) | 2008-12-09 |
| BRPI0610091B1 true BRPI0610091B1 (pt) | 2021-08-03 |
Family
ID=36649773
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0610091-0A BRPI0610091B1 (pt) | 2005-05-04 | 2006-05-04 | Análogo de peptídeo 2 tipo glucagon (glp-2), composição farmacêutica, uso de um análogo de glp-2, e, kit terapêutico |
Country Status (24)
| Country | Link |
|---|---|
| US (7) | US7563770B2 (pt) |
| EP (4) | EP3473646A1 (pt) |
| JP (3) | JP5405105B2 (pt) |
| KR (3) | KR101200227B1 (pt) |
| CN (2) | CN102659938B (pt) |
| AT (1) | ATE498631T1 (pt) |
| AU (1) | AU2006242998B2 (pt) |
| BR (1) | BRPI0610091B1 (pt) |
| CA (1) | CA2607150C (pt) |
| CY (1) | CY1111411T1 (pt) |
| DE (1) | DE602006020123D1 (pt) |
| DK (1) | DK1877435T4 (pt) |
| EA (1) | EA014184B1 (pt) |
| ES (1) | ES2361095T5 (pt) |
| IL (3) | IL186746A (pt) |
| MX (1) | MX2007013431A (pt) |
| NO (1) | NO345236B1 (pt) |
| NZ (4) | NZ562943A (pt) |
| PL (1) | PL1877435T5 (pt) |
| PT (1) | PT1877435E (pt) |
| SI (1) | SI1877435T2 (pt) |
| UA (1) | UA95235C2 (pt) |
| WO (1) | WO2006117565A2 (pt) |
| ZA (2) | ZA200709384B (pt) |
Families Citing this family (70)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6057287A (en) | 1994-01-11 | 2000-05-02 | Dyax Corp. | Kallikrein-binding "Kunitz domain" proteins and analogues thereof |
| PT2298278E (pt) | 2002-06-07 | 2016-02-25 | Dyax Corp | Prevenção e redução da perda de sangue e resposta inflamatória |
| US7153829B2 (en) | 2002-06-07 | 2006-12-26 | Dyax Corp. | Kallikrein-inhibitor therapies |
| WO2004019968A1 (en) | 2002-08-28 | 2004-03-11 | Dyax Corp. | Methods for preserving organs and tissues |
| US7235530B2 (en) | 2004-09-27 | 2007-06-26 | Dyax Corporation | Kallikrein inhibitors and anti-thrombolytic agents and uses thereof |
| DE602006020123D1 (de) | 2005-05-04 | 2011-03-31 | Zealand Pharma As | Glucagon-like-peptide-2- (glp-2-) analoga |
| US20070213275A1 (en) * | 2006-03-10 | 2007-09-13 | Dyax Corp. | Formulations for ecallantide |
| BRPI0715113A2 (pt) † | 2006-07-26 | 2013-06-04 | Sandoz Ag Sandoz Sa Sandoz Ltd | formulaÇço de caspofungina |
| EP2081555A2 (en) * | 2006-09-12 | 2009-07-29 | Cosmo Technologies Ltd. | Pharmaceutical compositions for the oral or rectal administration of protein substances |
| AU2007319066B2 (en) * | 2006-11-08 | 2013-09-19 | Zealand Pharma A/S | Selective glucagon-like-peptide-2 (GLP-2) analogues |
| US20090004243A1 (en) | 2007-06-29 | 2009-01-01 | Pacetti Stephen D | Biodegradable triblock copolymers for implantable devices |
| KR20090035279A (ko) * | 2007-10-05 | 2009-04-09 | 경희대학교 산학협력단 | 위장관 손상 예방 및 치료용 조성물 |
| US20090110713A1 (en) * | 2007-10-31 | 2009-04-30 | Florencia Lim | Biodegradable polymeric materials providing controlled release of hydrophobic drugs from implantable devices |
| JP2013516389A (ja) | 2009-01-06 | 2013-05-13 | ダイアックス コーポレーション | カリクレイン阻害剤による粘膜炎治療 |
| CN101824087A (zh) * | 2009-03-05 | 2010-09-08 | 连云港恒邦医药科技有限公司 | 胰高血糖素样肽-2类似物及其制备方法和用途 |
| EP2314616A1 (en) * | 2009-10-23 | 2011-04-27 | Ferring B.V. | Peptidic GLP-2 agonists |
| ES2905545T3 (es) | 2010-01-06 | 2022-04-11 | Takeda Pharmaceuticals Co | Proteínas de unión a calicreína plasmática |
| JP5908478B2 (ja) | 2010-08-30 | 2016-04-26 | エヌピーエス ファーマシューティカルズ インコーポレイテッドNps Pharmaceuticals, Inc. | h「Gly2」GLP−2の固相合成 |
| KR102011156B1 (ko) | 2011-01-06 | 2019-08-16 | 다이액스 코포레이션 | 혈장 칼리크레인 결합 단백질 |
| CN102212127B (zh) * | 2011-05-17 | 2015-02-04 | 上海景泽生物技术有限公司 | 胰高血糖素样肽-2聚乙二醇结合物及其制备方法和用途 |
| CN102924589B (zh) * | 2011-08-11 | 2016-08-24 | 中肽生化有限公司 | 胰高血糖素样肽-2(glp-2)的类似物及其制备方法和用途 |
| ES2687651T3 (es) | 2011-09-12 | 2018-10-26 | Amunix Operating Inc. | Composiciones de péptido-2 similar a glucagón y métodos para producir y usar los mismos |
| KR101895047B1 (ko) | 2011-12-30 | 2018-09-06 | 한미사이언스 주식회사 | 면역글로불린 단편을 이용한 위치 특이적 글루카곤 유사 펩타이드-2 약물 결합체 |
| CN104302408B (zh) | 2012-02-27 | 2016-12-14 | 阿穆尼克斯运营公司 | Xten缀合组合物和制造其的方法 |
| EA028929B1 (ru) | 2012-05-03 | 2018-01-31 | Зилэнд Фарма А/С | Аналоги глюкагоноподобного пептида-2 (glp-2) |
| US20150038674A1 (en) * | 2013-08-05 | 2015-02-05 | Bayrak Bertan Boran | Use of glp-2 analogues in pulmonary diseases for therapeutic purpose |
| IL247942B (en) | 2014-03-27 | 2022-09-01 | Dyax Corp | Compositions and methods for drops in macular edema as a result of diabetes |
| US20160067311A1 (en) * | 2014-09-10 | 2016-03-10 | Helsinn Healthcare Sa | Use of elsiglutide to treat gastrointestinal mucositis including chemotherapy-induced diarrhea |
| US20170087216A1 (en) * | 2015-09-17 | 2017-03-30 | Helsinn Healthcare Sa | Therapeutic Uses of Elsiglutide |
| US11286307B2 (en) | 2015-12-11 | 2022-03-29 | Takeda Pharmaceutical Company Limited | Plasma kallikrein inhibitors and uses thereof for treating hereditary angioedema attack |
| CN107987170B (zh) | 2016-10-27 | 2018-12-18 | 浙江道尔生物科技有限公司 | 一种用于治疗肠道疾病的融合蛋白 |
| AU2017373901B2 (en) | 2016-12-09 | 2021-06-03 | Zealand Pharma A/S | GLP-1/GLP-2 dual agonists |
| WO2018104559A1 (en) * | 2016-12-09 | 2018-06-14 | Zealand Pharma A/S | Glp-1/glp-2 dual agonists |
| WO2018104558A1 (en) * | 2016-12-09 | 2018-06-14 | Zealand Pharma A/S | Acylated glp-1/glp-2 dual agonists |
| KR102502040B1 (ko) * | 2016-12-09 | 2023-02-24 | 질랜드 파마 에이/에스 | 아실화 glp-1/glp-2 이중 효능제 |
| WO2018142363A1 (en) * | 2017-02-06 | 2018-08-09 | Orbicular Pharmaceutical Technologies Private Limited | Ready to use compositions of glp-2 analogues through self-administrable devices |
| IL271245B2 (en) * | 2017-06-16 | 2023-10-01 | Zealand Pharma As | Dosing regimen for administration of glucagon-like peptide analog (GLP-2) 2 |
| AR113258A1 (es) * | 2017-09-28 | 2020-03-11 | Hanmi Pharm Ind Co Ltd | Conjugados persistentes de derivados del péptido 2 similar al glucagón (glp-2) |
| WO2019086559A1 (fr) | 2017-10-31 | 2019-05-09 | Adocia | Composition comprenant un agoniste du recepteur du glp-2 et un co-polyaminoacide porteur de charges carboxylates et de radicaux hydrophobes |
| WO2020020904A1 (en) | 2018-07-23 | 2020-01-30 | Zealand Pharma A/S | Therapeutic uses of glp-2 agonists |
| EP3628683A1 (en) * | 2018-09-28 | 2020-04-01 | Zealand Pharma A/S | Formulations of glucagon-like-peptide-2 (glp-2) analogues |
| EP3628682A1 (en) | 2018-09-28 | 2020-04-01 | Zealand Pharma A/S | Formulations of glucagon-like-peptide-2 (glp-2) analogues |
| US20200254065A1 (en) * | 2019-02-11 | 2020-08-13 | Opko Biologics Ltd. | Long-acting glp-2 analogs |
| SG11202111312UA (en) | 2019-06-14 | 2021-12-30 | Zealand Pharma As | Pharmaceutical parenteral composition of dual glp1/2 agonist |
| CN110305223B (zh) | 2019-06-26 | 2022-05-13 | 重庆派金生物科技有限公司 | 重组串联融合蛋白制备目标多肽的方法 |
| JP2022552655A (ja) | 2019-10-07 | 2022-12-19 | キャリーオペ,インク. | Gpr119アゴニスト |
| EP4069726A4 (en) | 2019-12-04 | 2024-03-20 | The Scripps Research Institute | GLP2 RECEPTOR AGONISTS AND METHOD OF USE |
| AU2021209045A1 (en) | 2020-01-13 | 2022-07-28 | Takeda Pharmaceutical Company Limited | Plasma kallikrein inhibitors and uses thereof for treating pediatric hereditary angioedema attack |
| MX2022010548A (es) | 2020-02-28 | 2022-09-23 | Kallyope Inc | Agonistas de gpr40. |
| EP4120958B1 (en) | 2020-03-18 | 2026-04-29 | Takeda Pharmaceutical Company Limited | Implantable cell chamber device and uses thereof |
| US20230110689A1 (en) | 2020-03-30 | 2023-04-13 | Zealand Pharma A/S | Agonist combination |
| CN115697375A (zh) * | 2020-04-03 | 2023-02-03 | 韩美药品株式会社 | 预防或治疗放疗、化疗或其组合引发的粘膜炎的包含glp-2衍生物或其长效缀合物的药物组合物 |
| MX2022014505A (es) | 2020-05-19 | 2022-12-13 | Kallyope Inc | Activadores de la ampk. |
| CN111560061A (zh) * | 2020-05-26 | 2020-08-21 | 成都圣诺生物制药有限公司 | 一种Gelpaglutide的制备方法 |
| CN111560062A (zh) * | 2020-05-26 | 2020-08-21 | 成都圣诺生物制药有限公司 | 一种Elisiglutide的制备方法 |
| CA3182260A1 (en) | 2020-06-09 | 2021-12-16 | Gleb Feldman | Manufacture, formulation and dosing of apraglutide |
| CA3183575A1 (en) | 2020-06-26 | 2021-12-30 | Iyassu Sebhat | Ampk activators |
| MX2023006901A (es) | 2020-12-16 | 2023-06-26 | Zealand Pharma As | Uso de analogos de glp-2 en pacientes con insuficiencia renal. |
| IL301891A (en) * | 2020-12-16 | 2023-06-01 | Zealand Pharma As | Drug composition of dual GLP-1/GLP-2 agonists |
| AU2022289610A1 (en) | 2021-06-09 | 2024-01-25 | The Scripps Research Institute | Long-acting dual gip/glp-1 peptide conjugates and methods of use |
| CN115636876A (zh) * | 2021-07-20 | 2023-01-24 | 重庆派金生物科技有限公司 | 胰高血糖素样肽-2突变体的定向化学偶联物及其应用 |
| WO2023036862A1 (en) | 2021-09-10 | 2023-03-16 | Zealand Pharma A/S | Process for formulating compositions comprising glucagon-like-peptide-2 (glp-2) analogues |
| WO2023118416A1 (en) | 2021-12-23 | 2023-06-29 | Zealand Pharma A/S | Processes for synthesizing glucagon-like-peptide 2 (glp-2) analogues |
| KR20250075601A (ko) | 2022-09-30 | 2025-05-28 | 질랜드 파마 에이/에스 | 글루카곤-유사-펩타이드-2(glp-2) 유사체 및 단장 증후군(sbs) 치료를 위한 이의 의학적 용도 |
| TW202436330A (zh) | 2023-01-27 | 2024-09-16 | 丹麥商西蘭製藥公司 | 類升糖素胜肽-2(glp-2)類似物及其用於治療短腸症候群(sbs)之醫藥用途 |
| CN116478269B (zh) * | 2023-04-28 | 2026-07-17 | 成都奥达生物科技有限公司 | 一种长效替度鲁肽化合物 |
| CN116751278B (zh) * | 2023-06-21 | 2024-02-13 | 杭州信海医药科技有限公司 | 一种Glepaglutide的制备方法 |
| WO2025141129A1 (en) | 2023-12-28 | 2025-07-03 | Zealand Pharma A/S | Formulations of glucagon-like-peptide 2 (glp-2) analogues and their uses |
| AU2025214331A1 (en) * | 2024-01-31 | 2026-08-13 | Hangzhou Sciwind Biosciences Co., Ltd. | Glucagon-like peptide 2 derivative and use thereof |
| WO2025181330A1 (en) | 2024-02-29 | 2025-09-04 | Vectivbio Ag | Dosage regimens for glucagon-like peptide 2 (glp-2) analogs |
Family Cites Families (36)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| ZA811368B (en) | 1980-03-24 | 1982-04-28 | Genentech Inc | Bacterial polypedtide expression employing tryptophan promoter-operator |
| JP2961045B2 (ja) | 1993-02-24 | 1999-10-12 | 日清製粉株式会社 | 腸管粘膜増強促進剤 |
| US6184208B1 (en) | 1994-06-29 | 2001-02-06 | Immunotech Developments Inc. | Peptide, a method for its preparation and a pharmaceutical composition containing the peptide |
| US5834428A (en) | 1995-04-14 | 1998-11-10 | 1149336 Ontario Inc. | Glucagon-like peptide-2 and its therapeutic use |
| US5789379A (en) | 1995-04-14 | 1998-08-04 | Allelix Biopharmaceutical Inc. | Glucagon-like peptide-2 analogs |
| US6184201B1 (en) | 1995-04-14 | 2001-02-06 | Nps Allelix Corp. | Intestinotrophic glucagon-like peptide-2 analogs |
| US5990077A (en) | 1995-04-14 | 1999-11-23 | 1149336 Ontario Inc. | Glucagon-like peptide-2 and its therapeutic use |
| EP1975177B1 (en) † | 1996-03-01 | 2011-04-13 | Novo Nordisk A/S | An appetite-suppressing peptide, its compositions and use |
| US5912229A (en) | 1996-03-01 | 1999-06-15 | Novo Nordisk Als | Use of a pharmaceutical composition comprising an appetite-suppressing peptide |
| EP2275438A1 (en) * | 1996-04-12 | 2011-01-19 | 1149336 Ontario Inc. | Glucagon-like peptide-2 analogs |
| US5994500A (en) * | 1996-07-19 | 1999-11-30 | 1149336 Ontario Inc. | Antagonists of intestinotrophic GLP-2 peptides |
| US20020025933A1 (en) | 1996-08-30 | 2002-02-28 | Knudsen Liselotte Bjerre | GLP-2 derivatives |
| CZ295838B6 (cs) | 1996-09-09 | 2005-11-16 | Zealand Pharma A/S | Způsob výroby peptidů |
| US5952301A (en) * | 1996-12-10 | 1999-09-14 | 1149336 Ontario Inc. | Compositions and methods for enhancing intestinal function |
| CA2236519C (en) | 1997-05-02 | 2011-09-13 | 1149336 Ontario Inc. | Methods of enhancing functioning of the large intestine |
| ATE253375T1 (de) † | 1997-05-16 | 2003-11-15 | Ontario Inc 1149336 | Verwendung von glp-2 agonisten zur verbesserung der wirkung des oberen gastrointestinaltraktes |
| US6051557A (en) | 1997-05-16 | 2000-04-18 | 1149336 Ontario Inc. | Methods of enhancing functioning of the upper gastrointestinal tract |
| EP1052994A2 (en) | 1998-02-02 | 2000-11-22 | Trustees Of Tufts College | Use of dipeptidylpetidase inhibitors to regulate glucose metabolism |
| AU757658B2 (en) | 1998-03-09 | 2003-02-27 | Zealand Pharma A/S | Pharmacologically active peptide conjugates having a reduced tendency towards enzymatic hydrolysis |
| EP1076066A1 (en) | 1999-07-12 | 2001-02-14 | Zealand Pharmaceuticals A/S | Peptides for lowering blood glucose levels |
| WO2001041779A2 (en) | 1999-12-08 | 2001-06-14 | 1149336 Ontario Inc. | Combined use of glp-2 receptor agonist and chemotherapeutic agent in treatment |
| PT1326630E (pt) | 2000-09-18 | 2008-09-02 | Sanos Bioscience As | Utilização de péptidos glp-2 |
| US7371721B2 (en) | 2000-09-18 | 2008-05-13 | Sanos Bioscience A/S | Use of GLP-2 and related compounds for the treatment, prevention, diagnosis, and prognosis of bone-related disorders and calcium homeostasis related syndromes |
| US7186683B2 (en) | 2000-09-18 | 2007-03-06 | Sanos Bioscience A/S | Use of GLP for the treatment, prevention, diagnosis, and prognosis of bone-related and nutrition-related disorders |
| WO2002066062A2 (en) * | 2001-02-01 | 2002-08-29 | Drucker Daniel J | Enhancement of glp-2 activity |
| DK1360202T3 (da) * | 2001-02-16 | 2008-09-22 | Conjuchem Biotechnologies Inc | Langvarigt glucagon-lignende peptid 2 (GLP-2) til behandling af gastrointestinale sygdomme og lidelser |
| JP2005506956A (ja) * | 2001-06-01 | 2005-03-10 | イーライ・リリー・アンド・カンパニー | 長時間作用性glp−1製剤 |
| US7411039B2 (en) * | 2002-10-14 | 2008-08-12 | Novo Nordisk A/S | GLP-2 compounds, formulations, and uses thereof |
| EP1608680A2 (en) * | 2003-03-24 | 2005-12-28 | Novo Nordisk A/S | Glp-2 derivatives |
| EP1670515A2 (en) * | 2003-09-19 | 2006-06-21 | Novo Nordisk A/S | Albumin-binding derivatives of therapeutic peptides |
| DK1809318T3 (da) * | 2004-11-01 | 2013-09-08 | Nps Pharma Inc | Behandling af korttarmssyndrom-patienter med tyktarmskontinuitet |
| DE602006020123D1 (de) | 2005-05-04 | 2011-03-31 | Zealand Pharma As | Glucagon-like-peptide-2- (glp-2-) analoga |
| AU2007319066B2 (en) | 2006-11-08 | 2013-09-19 | Zealand Pharma A/S | Selective glucagon-like-peptide-2 (GLP-2) analogues |
| MA32970B1 (fr) | 2008-12-15 | 2012-01-02 | Zealand Pharma As | Analogues du glucagon |
| AR081975A1 (es) | 2010-06-23 | 2012-10-31 | Zealand Pharma As | Analogos de glucagon |
| CA3134906A1 (en) | 2011-05-18 | 2012-11-22 | Mederis Diabetes, Llc | Improved peptide pharmaceuticals for insulin resistance |
-
2006
- 2006-05-04 DE DE602006020123T patent/DE602006020123D1/de not_active Expired - Lifetime
- 2006-05-04 EP EP18206332.1A patent/EP3473646A1/en not_active Withdrawn
- 2006-05-04 AU AU2006242998A patent/AU2006242998B2/en not_active Expired
- 2006-05-04 EP EP06727006.6A patent/EP1877435B2/en not_active Expired - Lifetime
- 2006-05-04 DK DK06727006.6T patent/DK1877435T4/da active
- 2006-05-04 ES ES06727006T patent/ES2361095T5/es not_active Expired - Lifetime
- 2006-05-04 EP EP10009231A patent/EP2295451A1/en not_active Withdrawn
- 2006-05-04 CA CA2607150A patent/CA2607150C/en not_active Expired - Lifetime
- 2006-05-04 EP EP10009232A patent/EP2295452A1/en not_active Withdrawn
- 2006-05-04 KR KR1020077028167A patent/KR101200227B1/ko not_active Expired - Lifetime
- 2006-05-04 SI SI200630985T patent/SI1877435T2/sl unknown
- 2006-05-04 KR KR1020117015196A patent/KR101242795B1/ko not_active Expired - Fee Related
- 2006-05-04 NZ NZ562943A patent/NZ562943A/en not_active IP Right Cessation
- 2006-05-04 JP JP2008509505A patent/JP5405105B2/ja not_active Expired - Lifetime
- 2006-05-04 KR KR1020117015195A patent/KR101242951B1/ko not_active Expired - Fee Related
- 2006-05-04 US US11/429,168 patent/US7563770B2/en not_active Expired - Lifetime
- 2006-05-04 BR BRPI0610091-0A patent/BRPI0610091B1/pt active IP Right Grant
- 2006-05-04 CN CN201210124331.7A patent/CN102659938B/zh not_active Expired - Fee Related
- 2006-05-04 MX MX2007013431A patent/MX2007013431A/es active IP Right Grant
- 2006-05-04 UA UAA200713558A patent/UA95235C2/ru unknown
- 2006-05-04 EA EA200702408A patent/EA014184B1/ru unknown
- 2006-05-04 AT AT06727006T patent/ATE498631T1/de active
- 2006-05-04 NZ NZ593050A patent/NZ593050A/xx unknown
- 2006-05-04 NZ NZ591179A patent/NZ591179A/en not_active IP Right Cessation
- 2006-05-04 PL PL06727006T patent/PL1877435T5/pl unknown
- 2006-05-04 PT PT06727006T patent/PT1877435E/pt unknown
- 2006-05-04 NZ NZ591178A patent/NZ591178A/en not_active IP Right Cessation
- 2006-05-04 CN CN2006800152135A patent/CN101171262B/zh not_active Expired - Lifetime
- 2006-05-04 WO PCT/GB2006/001633 patent/WO2006117565A2/en not_active Ceased
- 2006-11-09 US US11/595,496 patent/US7745403B2/en not_active Expired - Lifetime
-
2007
- 2007-10-18 IL IL186746A patent/IL186746A/en active IP Right Grant
- 2007-10-31 ZA ZA2007/09384A patent/ZA200709384B/en unknown
- 2007-11-23 NO NO20076043A patent/NO345236B1/no unknown
-
2009
- 2009-12-21 US US12/643,233 patent/US8263552B2/en not_active Expired - Lifetime
- 2009-12-21 US US12/643,261 patent/US8163696B2/en not_active Expired - Lifetime
-
2011
- 2011-01-16 IL IL210669A patent/IL210669A/en active IP Right Grant
- 2011-01-16 IL IL210668A patent/IL210668A/en active IP Right Grant
- 2011-01-28 ZA ZA2011/00753A patent/ZA201100753B/en unknown
- 2011-05-05 CY CY20111100436T patent/CY1111411T1/el unknown
-
2012
- 2012-06-28 US US13/536,377 patent/US9125882B2/en not_active Expired - Lifetime
-
2013
- 2013-04-03 JP JP2013077830A patent/JP5876434B2/ja not_active Expired - Fee Related
-
2015
- 2015-09-08 US US14/847,938 patent/US9580487B2/en not_active Expired - Lifetime
- 2015-10-01 JP JP2015196105A patent/JP6272284B2/ja not_active Expired - Lifetime
-
2017
- 2017-01-20 US US15/411,649 patent/US20170137487A1/en not_active Abandoned
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP6272284B2 (ja) | グルカゴン様ペプチド−2(glp−2)アナログ | |
| US20250122260A1 (en) | Glucagon-like-peptide-2 (glp-2) analogues | |
| HK40008693A (en) | Glucagon-like-peptide-2 (glp-2) analogues | |
| HK1154872A (en) | Glucagon-like-peptide-2 (glp-2) analogues | |
| HK1154873A (en) | Glucagon-like-peptide-2 (glp-2) analogues | |
| HK1108898B (en) | Glucagon-like-peptide-2 (glp-2) analogues |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B06F | Objections, documents and/or translations needed after an examination request according [chapter 6.6 patent gazette] | ||
| B07D | Technical examination (opinion) related to article 229 of industrial property law [chapter 7.4 patent gazette] |
Free format text: DE ACORDO COM O ARTIGO 229-C DA LEI NO 10196/2001, QUE MODIFICOU A LEI NO 9279/96, A CONCESSAO DA PATENTE ESTA CONDICIONADA A ANUENCIA PREVIA DA ANVISA. CONSIDERANDO A APROVACAO DOS TERMOS DO PARECER NO 337/PGF/EA/2010, BEM COMO A PORTARIA INTERMINISTERIAL NO 1065 DE 24/05/2012, ENCAMINHA-SE O PRESENTE PEDIDO PARA AS PROVIDENCIAS CABIVEIS. |
|
| B07E | Notification of approval relating to section 229 industrial property law [chapter 7.5 patent gazette] | ||
| B06U | Preliminary requirement: requests with searches performed by other patent offices: procedure suspended [chapter 6.21 patent gazette] | ||
| B06A | Patent application procedure suspended [chapter 6.1 patent gazette] | ||
| B06A | Patent application procedure suspended [chapter 6.1 patent gazette] | ||
| B09A | Decision: intention to grant [chapter 9.1 patent gazette] | ||
| B16A | Patent or certificate of addition of invention granted [chapter 16.1 patent gazette] |
Free format text: PRAZO DE VALIDADE: 20 (VINTE) ANOS CONTADOS A PARTIR DE 04/05/2006, OBSERVADAS AS CONDICOES LEGAIS. PATENTE CONCEDIDA CONFORME ADI 5.529/DF, QUE DETERMINA A ALTERACAO DO PRAZO DE CONCESSAO. |