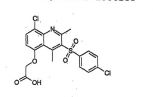
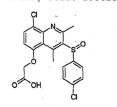
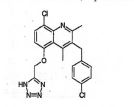
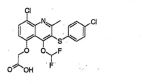
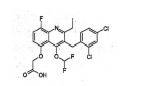
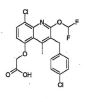
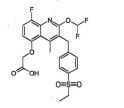
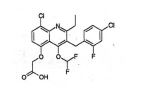
CAMPO DA INVENÇÃO
A presente invenção refere-se a uma classe de compostos de quinolina que são ligandos do receptor CRTH2 (Chemoattractant Receptor-homologous molecule expressed on T Helper cells type 2), e seu uso em terapia, em particular o tratamento de doenças responsive à modulação de atividade de receptor CRTH2, principalmente doenças tendo um componente inflamatório significativo. A invenção também se 10 refere a membros novos daquela classe de ligandos e composições farmacêuticas contendo os mesmos.
ANTECEDENTES DA INVENÇÃO
Mastócitos são conhecidos por desempenharem um papel importante em respostas imunes e alérgicas através da 15 liberação de diversos mediadores, como histamina, leucotrienos, citocinas, prostaglandina D2, etc. (Boyce; Allergy Asthma Proc., 2004, 25, 27-30). Prostaglandina D2 (PGD2) é o principal metabólito produzido pela ação de ciclooxigenase em ácido aracadônico por mastócitos em resposta a desafio de alérgeno (Lewis e outros; J. Immunol., 1982, 129, 1627-1631). Tem sido mostrado que a produção de PGD2 é aumentada em pacientes com mastocitose sistêmica (Roberts; N. Engl. J. Méd., 1980, 303, 1400- 1404), rinite alérgica (Naclerio e outros; Am. Rev. Respir. Dis., 1983, 128, 597-602; Brown e outros; Arch. Otolarynol. Head Neck Surg. 1987, 113, 179-183; Lebel e outros; J. Allergy Clin. Immunol., 1988, 82, 869-877), asma bronquial (Murray e outros; N. Engl. J. Méd., 1986, 315, 800-804; Liu e outros; Am. Rev. Respir. Dis., 1990, 142, 126-132; Wenzel 30 e outros; J. Allergy Clin. Immunol., 1991, 87, 540-548) e urticária (Heavy e outros; J. Allergy Clin. Immunol., 1986, 78, 458-461). PGD2 media seus efeitos através de doistf receptores, o receptor de PGD2 (ou DP) (Boie e outros; J. Biol. Chem., 1995, 270, 18910-18916) e a molécula homóloga de receptor quimioatraente expressa em Th2 (ou CRTH2) (Nagata e outros; J. Immunol. 1999, 162, 1278-1289; Powell;
Prostaglandins Luekot. Essent. Fatty Acids; 2003, 69, 179- 185) . Portanto, tem sido postulado que agentes que antagonizam os efeitos de PGD2 em seus receptores podem ter efeitos benéficos em vários estados de doença.
O receptor de CRTH2 foi mostrado como sendo expresso em tipos de célula associados à inflamação alérgica, como basófilos, eosinófilos e células ajudantes imunes do tipo Th2 (Hirai e outros; J. Exp. Méd., 2001, 193, 255-261). O receptor de CRTH2 foi mostrado como mediando migração de células mediadas por PGD2nesses tipos de células (Hirai e outros; J. Exp. Med., 2001, 193, 255- 261) e também desempenhando um papel principal em recrutamento de células de eosinófilo e neutrófilo em um modelo de dermatite de contato (Takeshita e outros; Int. Immunol., 2004, 16, 947-959). Ramatroban {(3R)—3—[(4— fluorofenil)sulfonil-amino]-1,2,3,4-tetrahidro-9H-carbazol- 9-ácido propanóico}, um antagonista receptor de A2 de tromboxano e CRTH2 dual, foi mostrado como atenuando essas respostas (Sugimoto e outros; J. Pharmacol. Exp. Ther., 2003, 305, 347-352; Takeshita e outros; op. cit). O 25 potencial de PGD2tanto para aumentar inflamação alérgica como induzir uma resposta inflamatória foi demonstrado em camundongos e ratos. Camundongos transgênicos superexpressando sintase de PGD2 apresentam eosinofilia pulmonar aumentada e niveis aumentados de citocinas de Th2 30 em resposta a desafio de alérgeno (Fujitani e outros, J. Immunol., 2002, 168, 443-449). Além disso, agonistas de CRTH2 administrados de forma exógena aumentam a resposta alérgica em camundongos sensibilizados (Spik e outros; J. Immunol., 2005, 174, 3703-3708). Em ratos, agonistas de CRTH2 aplicados de modo exógeno causam uma eosinofilia pulmonar, porém um agonista de DP (BW 245C) ou um agonista de TP (I-BOP) não mostrou efeito (Shirashi e outros; J. Pharmacol. Exp. Ther., 2005, 312, 954-960). Essas observações sugerem que antagonistas de CRTH2 podem ter propriedades valiosas para o tratamento de doenças mediadas por PGD2.
Além de ramatroban, um número de outros antagonistas de CRTH2 foi descrito. Os exemplos incluem: ácidos acéticos-indol (WO 2003/022813; WO 2003/066046; WO 2003/066047; WO 2003/097042; WO 2003/097598; WO 2003/101961; WO 2003/101981; WO 2004/007451; WO 2004/078719; WO 2004/106302; WO 2005/019171; GB 2407318; WO 2005/040112; WO 2005/040114; WO 2005/044260); tetrahidroquinolinas (EP 1413306; EP 1435356; WO 2004/032848; WO 2004/035543; WO 2005/007094); e ácidos fenilacéticos (WO 2004/058164; WO 2004/089884; WO 2004/089885; WO 2005/018529).
O modelo de quinolina é comum em compostos propostos para uso como produtos farmacêuticos. Entretanto, os compostos aos quais a presente invenção se refere têm um padrão de substituição no modelo de quinolina que distingue os mesmos de produtos farmacêuticos do tipo quinolina conhecidos, específicos ou classes genericamente propostas conhecidas de produtos farmacêuticos do tipo quinolina.
DESCRIÇÃO DETALHADA DA INVENÇÃO
Uso de um composto da fórmula [1] ou um sal farmaceuticamente aceitável, N-óxido, hidrato ou solvato do mesmo:
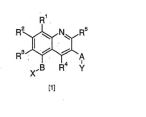
no qual: R1, R2, R3, R4 e R5são independentemente hidrogênio, alquila Ci-Cg, alquila Ci-Cç total ou parcialmente fluorado, ciclopropila, halo, -S(O)nR6, -SO2NR7R8, -NR7R8, -NR7C(O)R6, -CO2R7, -C(O)NR7R8, -C(O)R6, -NO2, -CN OU um grupo -OR ; em que cada R6 é independentemente alquila Ci-C6, alquila Ci-Cβ total ou parcialmente fluorado, cicloalquila, arila ou heteroarila; R7, R8 são independentemente alquila Ci-Cg total ou parcialmente fluorado, cicloalquila, cicloalquila(alquila Ci-C6) , arila, heteroarila ou hidrogênio; R9 é hidrogênio, alquila Ci-Cβ, alquila Ci-Cβ total ou parcialmente fluorado, cicloalquila, cicloalquila(alquila Ci-C6) ou um grupo -SO2R6; A é -CHR10-, -C(O)-, -S(O)n-, -O- ou -NR10-, em que n é um número inteiro de 0-2 e R10 é hidrogênio, alquila C1-C3 ou grupo de alquila C1-C3 total ou parcialmente fluorado; B é uma ligação direta ou um radical divalente selecionado entre -CH2-, -CH2CH2-, -CHR11-, -CRnR12-, -CH2CHR1:L- em qualquer orientação, -CH2CRuR12-em qualquer orientação, -CHR11CHR12- em qualquer orientação, e radicais divalentes da fórmula - (CRnR12) p-Z-, em que Z é ligado ao anel contendo R1, R2 e R3; em que R11 é alquila C1-C3, ciclopropila ou alquila C1-C3total ou parcialmente fluorado; R12 é metila ou metila total ou parcialmente fluorada; p é independentemente 1 ou 2; e 5 Zé -0-, -NH- ou -S(0)n-, em que n é um número inteiro de 0-2; X é um ácido carboxilico, tetrazol, 3-hidróxi isoxazol, ácido hidroxâmico, fosfinato, fosfonato, fosfonamida ou grupo de ácido sulfônico ou um grupo de 10 fórmula C(=0)NHSO2R6 ou SO2NHC (=0) R6; Y é arila, heteroarila, heterocicloalquila fundida com arila, cicloalquila fundida com heteroarila, heterocicloalquila fundida com heteroarila ou grupo de cicloalquila fundida com arila; para a fabricação de um medicamento para uso no tratamento de condições responsivas à modulação de atividade de receptor CRTH2.
Os compostos (1) aos quais a invenção se refere são antagonistas de receptor de CRTH-2 e são seletivos em 20 relação ao receptor de DP.
Um segundo aspecto da invenção é um método de tratamento de condições responsivas à modulação de atividade de receptor de CRTH2, compreendendo administrar a um paciente que sofre dessa doença uma quantidade eficaz de 25 um composto (I) como delineado acima, ou um sal farmaceuticamente aceitável, N-óxido, hidrato ou solvente do mesmo.
Condições importantes responsivas à modulação çie atividade de receptor de CRTH2 incluem asma, doença 30 pulmonar obstrutiva crônica, sindrome alérgica de vias aéreas, bronquite, fibrose cistica, enfisema e rinite.
Outras condições responsivas à modulação de atividade de receptor de CRTH2 incluem psoriase, dermatite (atópica e não atópica), doença de Crohn, colite ulcerativa e doença de intestino irritável.
Os compostos (1) são definidos acima exceto que R4 e R5 não são simultaneamente hidrogênio e B não é uma ligação direta, e acredita-se que seus sais farmaceuticamente aceitáveis, N-óxidos, hidratos e solvatos, sejam novos em seu próprio direito, e tais compostos novos formam um terceiro aspecto da invenção. Composição farmacêutica compreendendo tais compostos, em mistura com um veiculo ou excipiente farmaceuticamente aceitável, e o uso de tais compostos em terapia, são também aspectos da invenção.
Terminologia
Como utilizado aqui, o termo "alquila (Ca-Cb)", em que a e b são números inteiros se refere a um radical de alquila de cadeia reta ou ramificada tendo de a até b átomos de carbono. Desse modo, quando a é 1 e b é 6, por exemplo, o termo inclui metila, etila, n-propila, isopropila, n-butila, isobutila, sec-butila, t-butila, n- pentila e n-hexila.
Como utilizado aqui, o termo "alquila Ca-Cb total ou parcialmente fluorado", em que a e b são números inteiros, se refere a um radical de alquila de cadeia reta ou ramificada tendo de a até b átomos de carbono, em que os átomos de hidrogênio são todos substituídos por flúor (totalmente fluorado) ou nos quais alguns dos átomos de hidrogênio são substituídos por flúor (parcialmente fluorado) . O termo inclui, por exemplo, -CF3, -CHF2, -CFH2 e CF2CH2-.
Como utilizado aqui, o termo "carbociclico" se refere a um radical mono-, bi- ou triciclico opcionalmente substituído tendo até 16 átomos de anel, todos os quais são carbono, e inclui arila e cicloalquila.
Como utilizado aqui, o termo "cicloalquila" se refere a um radical carbocíclico saturado monociclico opcionalmente substituído tendo de 3-8 átomos de carbono e inclui, por exemplo, ciclopropila, ciclobutila, ciclopentila, ciclohexila, cicloheptila e ciclooctila.
Como utilizado aqui o termo não qualificado "arila" se refere a um radical aromático carbocíclico mono-, bi- ou tri-ciclico opcionalmente substituído, e inclui radicais tendo dois anéis aromáticos carbociclicos monociclicos que são diretamente ligados por uma ligação covalente. Radicais de arila podem ter, por exemplo, de 6 a 14 átomos de carbono, preferivelmente de 6 a 10 átomos de carbono. São ilustrativos de radicais de arila, fenila, bifenila e naftila.
Como utilizado aqui, o termo "cicloalquila fundido com arila" se refere a um radical carbocíclico consistindo em um anel de arila monociclico, como fenila, fundido com um grupo de cicloalquila, em que as partes de arila e cicloalquila são como definido aqui. Grupos de cicloalquila fundido com arila exemplares incluem tetrahidronaftila e indanila. O radical de cicloalquila fundido com arila pode ser ligado ao restante da molécula por qualquer átomo de carbono disponível.
Como utilizado aqui, o termo não qualificado "heteroarila" se refere a um radical aromático mono-, bi- ou tri-ciclico opcionalmente substituído contendo um ou mais heteroátomos selecionados entre S, N e 0, e inclui radicais tendo dois desses anéis monociclicos, ou um tal anel monociclico e um anel de arila monociclico, os quais são ligados diretamente por uma ligação covalente. São ilustrativos desses radicais, tienila, benztienila, furila, benzfurila, pirrolila, imidazolila, benzimidazolila, tiazolila, benztiazolila, isotiazolila, benzisotiazolila, pirazolila, oxazolila, benzoxazolila, isoxazolila, benzisoxazolila, isotiazolila, triazolila, benztriazolila, tiadiazolila, oxadiazolila, piridinila, piridazinila, pirimidinila, piridazinila, triazinila, indolila e indazolila.
Como utilizado aqui, o termo não qualificado "heterocicloalquila" ou "heterociclila" inclui "heteroarila" como definido acima e, além disso, significa um radical não aromático mono-, bi- ou tri-ciclico opcionalmente substituído contendo um ou mais heteroátomos selecionados entre S, N e O, e a grupos consistindo em um radical não aromático monocíclico contendo um ou mais tais heteroátomos que é covalentemente ligado a outro tal radical ou a um radical carbociclico monocíclico. São ilustrativos de tais radicais, grupos de pirrolila, furanila, tienila, piperidinila, imidazolila, oxazolila, isoxazolila, tiazolila, tiadiazolila, pirazolila, piridinila, pirrolidinila, pirimidinila, morfolinila, piperazinila, indolila, quinolila, morfolinila, benzfuranila, piranila, isoxazolila, benzimidazolila, metilenodioxifenila, etilenodioxifenila, maleimido e succinimido.
Como utilizado aqui, o termo "cicloalquila fundido com heteroarila" significa um radical heterociclico consistindo em grupo de heteroarila monocíclico, como piridila ou furanila, fundido com um grupo de cicloalquila, no qual as partes de heteroarila e cicloalquila são como definido aqui. Grupos de cicloalquila fundida com heteroarila exemplares incluem tetrahidroquinolinila e tetrahidrobenzofuranila. 0 grupo de cicloalquila fundido com heteroarila pode ser ligado ao restante da molécula por qualquer átomo de nitrogênio ou carbono disponível.
Como utilizado aqui, o termo "heterocicloalquila fundido com arila"- se refere a um radical heterociclico consistindo em um anel de arila monociclico, como fenila, fundido com um grupo de heterocicloalquila no qual as partes de heterocicloalquila e arila são como definido acima. Grupos de heterocicloalquila fundido com arila exemplares incluem tetrahidroquinolinila, indolinila, benzodioxinila, benzodioxolila, dihidrobenzofuranila e isoindonila. 0 radical de heterocicloalquila fundido com arila pode ser ligado ao restante da molécula por qualquer átomo de nitrogênio ou carbono disponivel.
Como utilizado aqui, o termo "heterocicloalquila fundido com heteroarila" se refere a um radical heterociclico consistindo em um grupo heteroarila monociclico, como piridila ou furanila, fundido com um grupo de heterocicloalquila, no qual as partes de heteroarila e heterocicloalquila são como definido aqui. Grupos de heterocicloalquila fundido com heteroarila exemplares incluem dihidrodioxinopiridinila, dihidropirrolopiridinila, dihidrofuranopiridinila e dioxolopiridinila. O grupo heterocicloalquila fundido com heteroarila pode ser ligado ao restante da molécula por qualquer átomo de nitrogênio ou carbono disponivel.
A menos que de outro modo especificado no contexto no qual ocorre, o termo "substituído" como aplicado a qualquer fração aqui significa substituído com até quatro substituintes compatíveis, cada um dos quais independentemente pode ser, por exemplo, alquila (Ci-Cg) , cicloalquila, alcóxi (Ci~C6) , hidróxi, hidróxi alquila (Ci-Cβ) , mercapto, mercapto alquila (Ci-Cg) , alquiltio (Ci-Cg) , fenila, heteroarila monociclica tendo 5 ou 6 átomos de anel, halo (incluindo flúor, bromo e cloro), trifluorometila, trifluorometóxi, nitro, nitrila (-CN), oxo, -COOH, -COORA, -CORA, -SO2RA, -CONH2, -SO2NH2, -CONHRA, -SO2NHRA, -CONRARB, -SO2NRARB, -NH2, -NHRA, -NRARB, -OCONH2, -OCONHRA, -OCONRARB, -NHCORA, -NHCOORA, -NRBCOORA, -NHSO2ORA, -NRBSO2OH, -NRBSO2ORA, -NHCONH2, -NRACONH2, -NHCONHRB, -NRACONHRB, -NHCONRARB OU -NRACONRARB, em que RA e RBsão independentemente um alquila (Ci-Cg) , cicloalquila (Cs-Cg) , fenila ou grupo heterociclico monociclico tendo 5 ou 6 átomos de anel, ou RA e RB quando ligados ao mesmo átomo de nitrogênio podem formar um anel com aquele nitrogênio de 5 ou 6 átomos de anel, opcionalmente contendo heteroátomos adicionais selecionados entre N, O ou S (exemplos sendo morfolinila, piperidinila, piperizinila, 4-metil piperizinila e tetrahidropirrolila) . Um "substituinte opcional" pode ser um dos grupos substituintes acima.
Como utilizado aqui, o termo "sal" inclui adição de base, adição de ácido e sais quaternários. Os compostos da invenção que são acidicos podem formar sais, incluindo sais farmaceuticamente aceitáveis, com bases como hidróxidos de metal alcalino, por exemplo, hidróxidos de sódio e potássio; hidróxidos de metal alcalino terroso, por exemplo, hidróxidos de cálcio, bário e magnésio; com bases orgânicas, por exemplo, N-metil-D-glucamina, colina tris(hidroximetil)amino-metano, L-arginina, L-lisina, N- etilpiperidina, dibenzilamina e similares. Sais específicos com bases incluem os sais de benzatina, cálcio, diolamina, meglumina, olamina, potássio, procaina, sódio, trometamina e zinco. Aqueles compostos (I) que são básicos podem formar sais, incluindo sais farmaceuticamente aceitáveis com ácidos inorgânicos, por exemplo, com ácidos hidroálicos, como ácido clorídrico ou bromidrico, ácido sulfúrico, ácido nitrico ou ácido fosfórico e similares, e com ácidos orgânicos, por exemplo, com ácidos acético, tartárico, succinico, fumárico, maléico, málico, salicilico, citrico, metanossulfônico, p-toluenossulfônico, benzóico, benzenosunfônico, glutâmico, láctico e mandélico e similares. Formas de sal adicionais são detalhadas no "Handbook of Pharmaceutical Salts, Properties, selection and use", P. Heinrich Stahl & Camille G. Wermuth, Wiley- 5 VCH, 2002.
Também como utilizado aqui: O termo "fosfinato" se refere a um grupo da fórmula -P(O)R(OR), na qual R é hidrogênio ou alquila Ci~ C4. Grupos exemplares são -P(O)(OH)CH3 e -P(O)(OH)H.
O termo "fosfonato" se refere a um grupo de fórmula -P(O) (OH) OR, na qual R é hidrogênio ou alquila C1-C4. Grupos exemplares são -P(O)(OH)2 e ~P(O)(OH)OC2H5.
O termo "fosfonamida" se refere a um grupo da fórmula -P (O) (OR)NR2, no qual R é hidrogênio ou alquila 15 C1-C4. Um grupo exemplar é -P(O)(OH)NH2.
Os compostos aos quais a invenção se refere que podem existir em uma ou mais forma estereoisomérica, devido à presença de átomos assimétricos ou restrições rotacionais e, em tais casos, podem existir como vários estereoisômeros 20 com estereoquipnica R ou S em cada centro quiral ou como atropisômeros com estereoquimica R ou S em cada eixo quiral. A invenção inclui todos esses enantiômeros e diastereoisômeros e misturas dos mesmos.
O uso de pró-drogas, como ésteres, dos compostos 25 (I) aos quais a invenção se refere também faz parte da invenção. "Pró-droga" significa um composto que é convertivel in vivo por meio metabólico (por exemplo, por hidrólise, redução ou oxidação) em um composto da fórmula (1) . Por exemplo, uma pró-droga de éster de um composto da '30 fórmula (1) pode ser convertivel por hidrólise in vivo na molécula de origem. Ésteres apropriados de compostos da fórmula (1) são, por exemplo, acetatos, citratos, lactatos, tartaratos, malonatos, oxalatos, salicilatos, propionatos, succinatos, fumaratos, maleatos, metileno-bis-β-hidroxi naftoatos, gentisatos, isetoionatos, di-p-toluoil tartaratos, metanossulfonatos, etanossulfonatos, benzenossulfonatos, p-tolueno-sulfonatos, ciclohexil sulfamatos e quinatos. Os exemplos de pró-drogas de éster são aqueles descritos por F.J. Leinweber, Drug Metab. Res., 1987, 18, 379. Como utilizado aqui, referências aos compostos da fórmula (1) pretendem também incluir as formas de pró-droga.
As variáveis R1-R5, A, B, X e Y
Para uso de acordo com a invenção, as seguintes caraterísticas estruturais são atualmente preferidas, em qualquer combinação compatível, nos compostos (1): R1, R2, R3, R4 e R5 são independentemente hidrogênio; alquila Ci-Cε, por exemplo, metila, etila ou n- ou iso-propila; alquila Ci-Cg total ou parcialmente fluorado, por exemplo, trifluorometila ou difluorometila; cicloalquila, por exemplo, ciclopropila ou ciclobutila; halo, por exemplo, flúor, cloro ou bromo; -NO2; -CN; ou um grupo selecionado dentre -S(O)nR6, -SO2NR7R8, -NR7R8, -NR7C(O)R6, -CO2R7, -C(O)NR7R8, -C(O)R8OU um grupo -OR9; em que cada R6 é independentemente alquila Ci-C6, por exemplo, metila, etila ou n- ou iso-propila; alquila Ci-Cε total ou parcialmente fluorado, por exemplo, trifluorometila ou difluorometila; cicloalquila, por exemplo, ciclopropila, ciclobutila, ciclopentila ou ciclohexila; arila, por exemplo, fenila; ou heteroarila, por exemplo, piridila, tienila ou furanila; R7, R8 são independentemente alquila Ci-C6, por exemplo, metila, etila ou n- ou iso-propila; alquila Ci-Cβ total ou parcialmente fluorado, por exemplo, trifluorometila ou difluorometila; cicloalquila, por exemplo, ciclopropila, ciclobutila, ciclopentila ou ciclohexila; cicloalquila(alquila Ci-Ce)-, Porexemplo, ciclopropilmetila, ciclopentilmetila, ciclohexilmetila, ciclopropiletila, ciclopentiletila, ciclohexiletila; arila, por exemplo, fenila; ou heteroarila, por exemplo, piridila, tienila ou furanila; ou hidrogênio; R9é hidrogênio, alquila Ci-Cβ, por exemplo, metila, etila, n- ou iso-propila; alquila Ci-Cg total ou parcialmente fluorado, por exemplo, trifluorometila ou difluorometila; cicloalquila, por exemplo, ciclopropila, ciclobutila, ciclopentila ou ciclohexila; cicloalquila(alquila Ci-Cg)-, por exemplo, ciclopropil metila, ciclopentilmetila, ciclohexilmetila, ciclopropil etila, ciclopentiletila, ciclohexiletila; ou um grupo -SO2R6.
Ocorrências atualmente preferidas de R1-R5 são: R1 é flúor ou cloro; R2 é hidrogênio, cloro ou metila; R3 é hidrogênio; R4 é metila, etila, metóxi ou difluorometóxi; R5 é metila, etila, etóxi, isopropóxi, difluorometóxi ou ciano; A é -CHR10, -C(O)-, -S(O)n, -O- ou -NR10-, em que n é um número inteiro de 0-2 e R10 é hidrogênio, alquila Ci-Cg, por exemplo, metila, etila ou n- ou iso-propila; grupo de alquila Ci-Cβ total ou parcialmente fluorado, por exemplo, trifluorometila ou difluorometila. Ocorrências atualmente preferidas de A são -CH2-, -O- ou -S(O)n-, em que n é 0, 1 ou 2. B é uma ligação direta ou um radical divalente selecionado entre -CH2-, -CH2CH2-, -CHR11-, -CRUR12-, -CH2CHR11- em qualquer orientação, -CH2CR1:LR12- em qualquer orientação, -CHR1XCHR12- em qualquer orientação, e radicais divalentes da fórmula - (CRUR12) P-Z-, em que Z é ligado ao anel contendo R1, R2 e R3; em que R11 é alquila Ci-Cg, por exemplo, metila, etila ou n- ou iso-propila; alquila Ci-C6 total ou parcialmente fluorado, por exemplo, trifluorometila ou difluorometila; ou ciclopropila; R12 é metila ou metila total ou parcialmente fluorada, por exemplo, trifuorometila ou difluorometila; p é independentemente 1 ou 2; e Z é -O-, -NH- ou -S(O)n—, em que n é um número inteiro de 0-2.
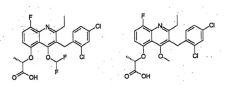
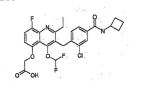
Ocorrências atualmente preferidas de B são -CH2-, -OCHÍCHa)- ou -OCH2-, em que o oxigênio é ligado ao anel contendo R1, R2 e R3. X é um ácido carboxilico, tetrazol, 3-hidróxi isoxazol, ácido hidroxâmico, fosfinato, fosfonato, fosfonamida, ou grupo de ácido sulfônico, ou um grupo de fórmula C(=O)NHSO2R6 ou SO2NHC (=0) R6. São atualmente preferidos os compostos em que X é um grupo de ácido carboxilico. Evidentemente, pró-drogas de tais compostos incluem aqueles em que o grupo de ácido carboxilico é esterificado como um éster que é hidrolisado in vivo para liberar o ácido carboxilico. Y é arila, como fenila; heteroarila, por exemplo, quinolinila, piridila, tienila, furanila, azolila, tiazolila, diazolila ou imidazolila; heterocicloalquila fundida com arila, por exemplo, tetrahidroquinolinila, indolinila, benzodioxinila, benzodioxolila, dihidrobenzofuranila e isoindolonila; cicloalquila fundida com heteroarila, por exemplo, tetrahidroquinolila; heterocicloalquila fundida com heteroarila, por exemplo, indolinila, benzodioxinila, benzodioxolila, dihidrobenzofuranila ou isoindolonila; ou grupo de cicloalquila fundida com arila como tetrahidronaftila e indanila. Prefere-se atualmente que Y seja opcionalmente substituído. Os exemplos atualmente preferidos de Y incluem: 4-fluorofenila, 4-clorofenila, 4-metanossulfonil fenila, 4-etanpssulfonil fenila, 4-(morfolina-4-sulfonil) fenila, 4-(pirrolidina-l-carbonil) fenila, 2,4- difluorofenila, 2,4-diclorofenila, 2-cloro-2-fluorofenila, 2-cloro-4-fluorofenila, 2-cloro-4-metanossulfonil fenila, 2-cloro-4-(pirrolidina-l-carbonila) fenila e 2-cloro-4- ciclobutil carbamoíla.
Uma subclasse particularmente preferida de compostos (1) da invenção consiste naqueles onde R1 é flúor ou cloro; R2 e R3 são hidrogênio; R4 é metila, etila, metóxi ou difluorometóxi; R5 é metila, etila, etóxi, isopropóxi, difluorometóxi ou ciano; A é -CH2-, -O- ou -S(O)n- onde n é 0, 1 ou 2; B é —CH2—, -OCH(CH3)- ou -OCH2-, em que o oxigênio é ligado ao anel que contém R1, R2 e R3; X é -CO2H; e Y é 4- fluorofenila, 4-clorofenila, 4-metanossulfonil fenila, 4- etanossulfonil fenila, 4-(morfolina-4-sulfonil) fenila, 4- (pirrolidina-l-carbonil) fenila, 2,4-difluorofenila, 2,4- diclorofenila, 2-cloro-2-fluorofenila, 2-cloro-4- fluorofenila, 2-cloro-4-metanossulfonil fenila, 2-cloro-4- (pirrolidina-l-carbonil) fenila e 2-cloro-4-ciclobutil carbamoíla, e sais farmaceuticamente aceitáveis, N-óxidos, hidratos ou solvatos dos mesmos.
Compostos específicos aos quais a invenção se refere incluem aqueles dos exemplos da presente invenção, e sais farmaceuticamente aceitáveis, N-óxidos, hidratos ou solvatos dos mesmos.
Composições
Como mencionado acima, os compostos aos quais a invenção se refere são antagonistas de receptor de CRTH2 e são utilizados no tratamento de doenças que se beneficiam dessa modulação. Os exemplos de tais doenças são mencionados acima e incluem asma, rinite, sindrome alérgica de vias aéreas e bronquite.
Será entendido que o nivel de dose especifica para qualquer paciente especifico dependerá de uma variedade de fatores incluindo a atividade do composto especifico empregado, idade, peso corpóreo, saúde geral, sexo, dieta, horário de administração, rota de administração, taxa de excreção, combinação de droga e gravidade da doença especifica sendo submetida a tratamento. Niveis de dose ótimos e frequência de dosagem serão determinados por experimento clinico, como exigido na arte farmacêutica. Em geral, a faixa de dose diária estará compreendida na faixa de aproximadamente 0,001 mg a aproximadamente 100 mg por kg de peso corpóreo de um mamifero, frequentemente 0,01 mg a aproximadamente 50 mg por kg, por exemplo 0,1 a 10 mg por kg, em doses únicas ou divididas. Por outro lado, pode ser necessário utilizar dosagens fora desses limites em alguns casos.
Os compostos aos quais a invenção diz respeito podem ser preparados para administração por qualquer rota compativel com suas propriedades farmacocinéticas. Composições administráveis por via oral podem estar na forma de tabletes, cápsulas, pós, grânulos, pastilhas, preparados de gel ou liquido, como soluções ou suspensões orais, tópicas ou parenterais estéreis. Tabletes e cápsulas para administração oral podem estar na forma de apresentação de dose unitária e podem conter excipientes convencionais, como agentes de aglutinação, por exemplo, xarope, acácia, gelatina, sorbitol, tragacanto ou polivinil-pirrolidona; cargas, por exemplo, lactose, açúcar, amido de milho, fosfato de cálcio, sorbitol ou glicina; lubrificante de formação de tablete, por exemplo, estearato de magnésio, talco, polietileno glicol ou silica; desintegrantes, por exemplo, amido de batata; ou agentes umectantes aceitáveis, como laurilsulfato de sódio. Os 5 tabletes podem ser revestidos de acordo com métodos bem conhecidos na prática farmacêutica normal. Preparados liquidos orais podem estar na forma de, por exemplo, suspensões aquosas ou oleosas, soluções, emulsões, xaropes ou elixires, ou podem ser apresentados como um produto seco 10 para reconstituição com água ou outro veiculo apropriado antes do uso. Tais preparados liquidos podem conter aditivos convencionais, como agentes de suspensão, por exemplo, sorbitol, xarope, metil celulose, xarope de glicose, gorduras comestíveis hidrogenadas de gelatina; 15 agentes emulsificantes, por exemplo, lecitina, monooleato de sorbitano ou acácia; veiculos não aquosos (que podem incluir óleos comestíveis), por exemplo, óleo de amêndoa, óleo de coco fracionado, ésteres oleosos, como glicerina, propileno glicol ou álcool de etila; conservantes, por 20 exemplo, metil ou propil p-hidróxi benzoato ou ácido sórbico, e se desejado, agentes corantes ou aromatizantes convencionais.
Para aplicação tópica na pele, a droga pode ser preparada em um creme, loção ou ungüento. Formulações de 25 creme ou ungüento que podem ser utilizados para a droga são formulações convencionais bem conhecidas na técnica, por exemplo, como descrito nos livros de texto padrão de farmacêutica como British Pharmacopoeia.
A droga também pode ser formulada para inalação, 30 por exemplo, como um pulverizador nasal ou inaladores de aerossol ou pó seco. Para fornecimento por inalação, o composto ativo está preferivelmente na forma de microparticulas. Podem ser preparados por uma variedade de técnicas, incluindo secagem por pulverização, secagem por congelamento e micronização. A geração de aerossol pode ser realizada utilizando, por exemplo, atomizadores de jato acionados por pressão ou atomizadores ultra-sônicos, 5 preferivelmente utilizando aerossóis dosados acionados por propelente ou administração isenta de propelente de compostos ativos micronizados a partir, por exemplo, de cápsulas de inalação ou outros sistemas de fornecimento de "pó seco".
O ingrediente ativo também pode ser administrado por via parenteral em um meio estéril. Dependendo do veiculo e concentração utilizados, a droga pode ser suspensa ou dissolvida no veiculo. Vantajosamente, adjuvantes, como anestésico local, conservante e agentes de 15 tamponamento podem ser dissolvidos no veiculo.
Outros compostos podem ser combinados com compostos da presente invenção da fórmula [1] para a prevenção e tratamento de doenças mediadas por prostaglandina. Desse modo, a presente invenção também se 20 refere a composições farmacêuticas para evitar e tratar doenças mediadas por PGD2 compreendendo uma quantidade terapeuticamente eficaz de um composto da invenção da fórmula [1] e um ou mais outros agentes terapêuticos. Agentes terapêuticos adequados para uma terapia de 25 combinação com compostos da fórmula [1] incluem, porém não são limitados a, (1) corticosteróides, como fluticasona, ciclesonida ou budesonida; (2) agonistas de β2- adrenoreceptor, como salmeterol, indacaterol ou formoterol; (3) moduladores de leucotrieno, por exemplo, antagonistas 30 de leucotrieno, como montelukast, zafirulast ou pranlukast; ou inibidores de biossintese de leucotrieno, como Zileuton ou BAY-1005; (4) agentes anticolinérgicos, por exemplo, antagonistas de receptor muscarinico-3 (M3), como brometo de tiotrópio; (5) inibidores de fosfodiesterase-IV (PDE- IV), como roflumilast ou cilomilast; (6) anti-histaminas, por exemplo, antagonistas de receptor de histamina-1 (Hl) seletivos, como fexofenadina, citirizina, loratidina ou astemizol; (7) agentes antitussivos, como codeina ou dextramorfano; (8) inibidores de COX-l/COX-2 não seletivos, como ibuprofeno ou cetoprofeno; (9) inibidores de COX-2, como celecoxib e rofecoxib; (10) antagonistas de VLA-4, como aqueles descritos em WO 97/03094 e WO 97/02289; (11) inibidores de TACE e inibidores de TNF-a, por exemplo, anticorpos monoclonais anti-TNF, como Remicade e CDP-870 e moléculas de imunoglobulina receptoras de TNF, como Enbrel; (12) inibidores de metaloprotease de matriz, por exemplo, MMP12; (13) inibidores de elastase de neutrófilo humano, como aqueles descritos em WO 2005/026124, WO 2003/053930 e WO 06/082412; (14) agonistas de A2a, como aqueles descritos em EP 1052264 e EP 1241176; (15) antagonistas de A2b como aqueles descritos em WO 2002/42298; (16) moduladores de função de receptor de quimiocine, por exemplo, antagonistas de CCR3 e CCR8; (17) compostos que modulam a ação de outros receptores de prostanóide, por exemplo, um antagonista de receptor de DP ou um antagonista de tromboxano A2; e (18) agentes que modulam a função Th2, como agonistas de PPAR.
A razão em peso do composto da invenção para o segundo ingrediente ativo pode ser variada e dependerá da dose eficaz de cada ingrediente. Genericamente, uma dose eficaz de cada será utilizada.
Métodos de síntese
A presente invenção também se refere a processos para preparar os compostos da presente invenção.
Os compostos da fórmula [1] da presente invenção podem ser preparados de acordo com os procedimentos dos seguintes esquemas e exemplos utilizando materiais apropriados, e são adicionalmente exemplificados pelos seguintes exemplos específicos. Além disso, utilizando os procedimentos descritos com a revelação contida aqui, uma pessoa com conhecimentos comuns na técnica pode prontamente preparar compostos adicionais da presente invenção reivindicada aqui. Os compostos ilustrados nos exemplos não devem, entretanto, ser interpretados como formando o único gênero que é considerado como a invenção. Os exemplos ilustram ainda detalhes para a preparação dos compostos da presente invenção. Aqueles versados na técnica entenderão prontamente que variações conhecidas das condições e processos dos seguintes procedimentos preparativos podem ser utilizadas para preparar esses compostos.
Os compostos da invenção da fórmula [la], na qual o grupo B é representado por um grupo da fórmula 0- (opcionalmente substituído) alquileno, e R1”5, A, X e Y são como definido acima, podem ser convenientemente preparados pela reação entre um composto da fórmula [2] e um agente de alquilação adequado da fórmula [3], onde o grupo LG representa um grupo de partida apropriado (por exemplo, cloro, bromo ou metanossulfonilóxi) . Tipicamente, a reação de alquilação é realizada na presença de uma base (por exemplo, carbonato de potássio) em um solvente inerte (por exemplo, acetona ou N,N-dimetilformamida). Será entendido 25 por aqueles que têm prática na técnica que pode ser conveniente realizar a transformação do intermediário [2] no composto final [la] utilizando uma forma de agente de alquilação [3] no qual uma ou outra das funcionalidades em qualquer componente é adequadamente protegida. Por exemplo, 30 se o grupo X representar um ácido carboxilico pode ser conveniente realizar a reação utilizando um agente de alquilação no qual o grupo de ácido é protegido como um éster (por exemplo, um éster de terc-butila ou etila). Deve ser entendido que se a reação for realizada em uma forma protegida de agente de alquilação [3] uma etapa de desproteção apropriada será necessária para obter o composto desejado [la] da invenção (Esquema 1).

Os compostos intermediários da fórmula [2] podem ser convenientemente preparados pela reação entre um aminofenol da fórmula [4] e um composto 1,3-dicarbonila da fórmula [5] (Esquema 2) . A reação pode ser realizada pura ou na presença de um agente de desidratação adequado, como ácido polifosfórico, ácido p-toluenossulfônico ou ácido metanossulfônico. Os compostos da fórmula [4] e [5] são comercialmente disponíveis ou preparados por métodos conhecidos.
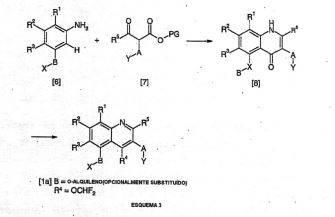
Os compostos da fórmula [la], na qual R4 é um grupo alcóxi, como difluorometóxi, podem ser convenientemente preparados a partir da reação de anilina da fórmula [6] e um p-cetoéster da fórmula [7], na qual PG representa um grupo de alquila apropriado (como metila e etila), seguido por alquilação com clorodifluorometano (Esquema 3). Peve ser entendido que se a reação for realizada em uma forma protegida do intermediário [6] uma etapa de desproteção apropriada será necessária para obter o composto desejado [la]. Cetoésteres da fórmula [7] são conhecidos ou podem ser preparados a partir de compostos 5 conhecidos de acordo com métodos conhecidos por aqueles versados na técnica.
O composto da fórmula [6] pode ser preparado a partir de compostos da fórmula [4] por tratamento com um 10 agente de alquilação da fórmula [3] (Esquema 4), utilizando os métodos descritos acima para a preparação dos compostos da fórmula [la] a partir de compostos da fórmula [2] (Esquema 1).
Os compostos da fórmula [la] na qual R5 é um grupo alcóxi, como difluorometóxi, podem ser convenientemente preparados a partir dos compostos intermediários da fórmula [11] utilizando os métodos descritos acima para a preparação dos compostos da fórmula [la] a partir dos compostos da fórmula [2] (Esquema 1) e compostos da fórmula [la] a partir dos compostos da fórmula [8] (Esquema 3).
Os compostos da fórmula [11] podem ser convenientemente preparados a partir dos compostos da fórmula [10] . A reação pode ser realizada na presença de um agente de desidratação adequado, por exemplo, ácido metanossulfônico ou ácido p-toluenossulfônico.
Os compostos intermediários da fórmula [10] podem ser preparados a partir da reação de aminofenóis da fórmula [4] com p-cetotioésteres da fórmula [9] na presença de trifluoroacetato de prata. Os compostos da fórmula [4] e [9] são comercialmente disponíveis ou preparados por métodos conhecidos.
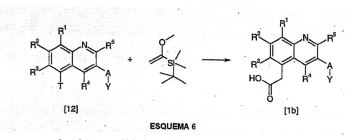
Os compostos da invenção da fórmula [lb], em que R1 5, A e Y são como definido acima, podem ser preparados pela reação entre um composto intermediário da fórmula [12], na qual o grupo T representa um átomo de cloro, bromo ou iodo, ou um grupo trifluoro-metanossulfonilóxi e 1- (terc-butildimetilsililóxi)-1-metoxietano (Esquema 6). A reação pode ser convenientemente realizada na presença de um catalisador apropriado (por exemplo, um composto de paládio) e uma base, como acetato de sódio.
Os intermediários da fórmula [12] , na qual T é trifluorometanossulfonilóxi, podem ser preparados a partir da reação de intermediários da fórmula [2] com N-fenil- trifluorometanossulfonimida na presença de uma base, como carbonato de potássio. Será entendido por aqueles com prática na técnica que compostos da invenção podem ser preparados por transformações de outros compostos da invenção. Por exemplo, compostos da invenção da fórmula [lc], na qual o grupo A representa um grupo sulfonila, podem ser convenientemente preparados pela oxidação dos compostos da invenção da fórmula [la], em que o grupo A representa um grupo sulfanila, com um agente de oxidação adequado, como peróxi monosulfato de potássio, ácido meta-cloroperóxi benzóico ou outros agentes de oxidação bem conhecidos.
Em um exemplo adicional, os compostos da fórmula 1 [b] , na qual o grupo R5 representa um átomo de hidrogênio podem ser convenientemente preparados pela redução dos compostos da fórmula [lb], na qual o grupo R5 representa um grupo halo, cojno cloro ou bromo. A transformação pode ser convenientemente obtida por redução com hidrogênio na presença de um catalisador apropriado, como paládio sustentado em carbono.
Exemplos
A invenção será descrita agora com referência aos exemplos a seguir. Será reconhecido que a invenção é descrita somente como exemplo e modificação de detalhes pode ser feita sem se afastar do escopo da invenção.
Espectros NMR foram registrados em temperatura ambiente utilizando um espectrômetro Varian Unity Inova (400 MHz) com um espectrômetro de sonda de 5 mm de ressonância tripla. Deslocamentos quimicos são expressos em ppm relativo a tetrametil silano. As seguintes abreviaturas foram utilizadas: br s = singleto amplo, s = singleto, d = dupleto, dd = dupleto duplo, t = tripleto, q = quarteto, m = multipleto.
Experimentos de Espectrometria de massa (LCMS) para determinar tempos de retenção e ions de massa associados foram executados utilizando os seguintes métodos:
Método A: experimentos foram realizados em um espectrômetro LCT de Plataforma de Micromassa com eletropulverização de ion positivo e detecção de comprimento de onda único UV 254 nm utilizando uma coluna Higgins Clipeus C18 5 um 100 x 3,0 mm e uma taxa de fluxo de 2 mL/minuto. O sistema de solvente inicial foi 95% de água contendo 0,1% de ácido fórmico (solvente A) e 5 % de acetonitrila contendo 0,1% de ácido fórmico (solvente B) para o primeiro minuto seguido por um gradiente até 5% de solvente A e 95% de solvente B durante os 14 minutos seguintes. O sistema de solvente final foi mantido constante por um periodo adicional de 2 minutos.
Método B: experimentos foram realizados em um espectrômetro LC de Plataforma de Micromassa com eletropulverização de ion positivo e detecção de conjunto de Diodo/ELS utilizando uma coluna Phenomenex Luna C18(2) 30 x 4,6 mm e uma taxa de fluxo de 2 mL/minuto. O sistema de solvente foi 95% de solvente A e 5 % de solvente B para o primeiro 0,50 minuto seguido por um gradiente até 5% de solvente A e 95% de solvente B durante os 4 minutos seguintes. O sistema de solvente final foi mantido constante por um periodo adicional de 0,50 minutos.
Experimentos de microondas foram realizados utilizando um Personal Chemistry Smith Synthesizer™, que utiliza um ressonador de modo único e sintonização de campo dinâmico, ambos fornecendo reprodutibilidade e controle. Temperaturas de 40-250°C podem ser obtidas, e pressões de até 20 bar podem ser atingidas. Dois tipos de frasco são disponíveis para esse processador, 0,5-2,0 mL e 2,0-5,0 mL.
Purificações de HPLC de fase reversa foram realizadas utilizando fase estacionária de silica ligada C-18 de 7 microns Genesis em colunas com 10 cm de comprimento e 2 cm de diâmetro interno. A fase móvel utilizada foram misturas de acetonitrila e água (ambas tamponadas com 0,1% v/v de ácido trifluoroacético) com uma taxa de fluxo de 10 mL por minuto e gradientes tipicos de 40 a 90% de modificador orgânico inclinado para acima durante 30 a 40 minutos. Frações contendo o produto necessário (identificado por análise LC-MS) foram agrupadas, a fração orgânica removida por evaporação e a fração aquosa restante liofilizada, para fornecer o produto final.
Exemplo 1: [8-cloro-3-(4-clorobenzil)-4-metóxi-2- metilquinolina-5-ilóxi] ácido acético
Uma mistura de 3-amino-4-clorofenol (2,5 g), éster etilico de 2-(4-clorobenzil)-3-ácido oxobutirico (4,7 g) e tolueno-4-ácido sulfônico (0,3 g) foi aquecida a 160 °C sob nitrogênio por 10 horas. A mistura foi resfriada até a temperatura ambiente e o residue triturado com metanol e, então, cristalizado a partir de butano-l-ol para fornecer um pó bege. A purificação por cromatografia de coluna em siliça gel, eluindo com uma mistura de acetato de etila e diclorometano (0:1 a 1:0 por volume) forneceu o composto titulo como um sólido amarelo, 0,77 g.
XH NMR (DMSO-d6): δ 2,50 (s, 3H) ; 3,90 (s, 2H) ; 6,90 (d, J = 8,6 Hz, 1H) ; 7,20 - 7,30 (m, 4H) ; 7,60 (d, J = 8,6 Hz, 1H); 11,05 (s, 1H); 14,90 (s, 1H). MS: ESI (+ve) (Método B) : 334 (M+H)+, tempo de qn retenção 3,8 min.
Preparação: 1B: éster metilico de [8-cloro-3-(4- clorobenzil)-2-metil-4-oxo-l, 4-dihidroquinolina-5-ilóxi] ácido acético
Uma solução de 8-cloro-3-(4-clorobenzil)-5- hidróxi-2-metil-lH-quinolin-4-ona (0,56 g) em tetrahidrofurano (7,0 mL) foi limpa com nitrogênio e resfriada a -40 °C.
Uma solução 1,0 M de bis (trimetil silil)amida de sódio em tetrahidrofurano (1,7 mL) foi adicionada e a mistura resultante aquecida a 0°C durante 1 hora. A mistura foi resfriada a -30 °C e uma solução de éster metilico de ácido bromoacético (0,26 g) em tetrahidrofurano (1,0 mL) foi adicionada e a mistura resultante aquecida à temperatura ambiente durante 2 horas e, então, agitada nessa temperatura por 3 dias.
A mistura foi diluida com ácido clorídrico 1,0 M aquoso e extraida com acetato de etila e os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e, então, secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residue por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e diclorometano (1:19 a 19:1 por volume) forneceu o composto titulo como uma goma, 0,13 g.
MS: ESI (+ve) (Método B) : 406 (M+H)+, tempo de retenção 3,1 min.
Preparação lc: éster metilico de [8-cloro-3-(4- clorobenzil)-4-metóxi-2-metilquinolina-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- clorobenzil)-2-metila-4-oxo-l,4-dihidroquinolina-5-ilóxi] ácido acético (0,13 g) , iodometano (0,20 mL) , N,N-dimetil formamida (1,0 mL) e carbonato de potássio (0,14 g) foram agitados em temperatura ambiente por 22 horas. A mistura foi diluida com água e extraida com acetato de etila e os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio.
O solvente foi removido sob pressão reduzida e purificação do residue por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e diclorometano (1:19 a 19:1 por volume) forneceu composto titulo como uma goma, 0,059 g.
MS: ESI (+ve) (Método B) : 420 (M+H)+' tempo de retenção 4,0 min.
Preparação ld: [8-cloro-3-(4-clorobenzil)-4- metóxi-2-metilquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3- (4- clorobenzil) -4--metóxi-2-metilquinolin-5-ilóxi] ácido acético (0,059 g) , metanol (2,0 mL) , solução de hidróxido de litio aquosa saturada (0,25 mL) e água (0,4 mL) foi agitada em temperatura ambiente por 15 horas.
O metanol foi removido sob pressão reduzida e o pH do residue ajustado para 1 pela adição de ácido cloridrico 1,0 M aquoso. A purificação por HPLC de fase inversa preparativa uitlizando um gradiente acima de 30 minutos de acetonitrila em água (20% a 80% de modificador orgânico) forneceu o composto titulo como um sólido amarelo, 0,060 g.
XH NMR (DMSO-d6) : δ 2,55 (s, 3H) , 3,80 (s, 3H) , 4,20 (s, 2H), 4,90 (s, 2H), 6,90 (d, J = 8,6 Hz, 1H), 7,15 (d, J = 8,6 Hz, 2H), 7,30 (d, J = 8,6 Hz, 2H) , 7,80 (d, J = 8,6 Hz, 1H) .
MS: ESI (+ve) (Método A): 406 (M+H)+, tempo de retenção 11,0 min.
MS: ESI (+ve) (Método B) : 406 (M+H)+, tempo de retenção 3,5 min.
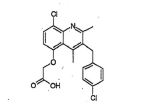
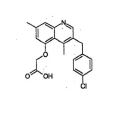
Exemplo 2: [8-cloro-3-(4-clorobenzil)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de 8-cloro-3-(4-clorobenzil)-2,4- dimetilquinolin-5-ol (0,23 g) , N,N-dimetil formamida (5,0 mL) , carbonato de potássio (0,11 g) e éster metilico de ácido bromoacético (0,075 mL) foi agitada em temperatura ambiente por 17 horas. A mistura foi concentrada sob pressão reduzida e o residuo diluido com acetato de etila e essa mistura foi lavada com solução de cloreto de sódio aquosa saturada e, então, seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e ciclohexano (1:1 por volume) forneceu o composto titulo, 0,11 g.
NMR (CDCI3) : δ 2,75 (s, 3H) , 2,85 (s, 3H) , 4,25 (s, 2H) , 4,75 (s, 2H) , 6,60 (d, J = 8,6 Hz, 1H) , 6,95 (d, J = 8,6 Hz, 1H), 7,20 (d, J = 8,3 Hz, 2H) , 7,65 (d, J = 8,3 Hz, 2H).
MS: ESI (+ve) (Método B) : 404 (M+H)+, tempo de retenção 4,1 min.
Preparação 2b: [8-cloro-3-(4-clorobenzil)-2,4- dimetilquinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorobenzil)-2,4-dimetilquinolin-5-ilóxi] ácido acético (0,11 g) , acetonitrila (2,0 mL) e 4,0 M de solução de hidróxido de litio aquosa (2,0 mL) foi agitada em temperatura ambiente por 1 hora. A acetonitrila foi removida sob pressão reduzida e o pH do residuo ajustado para ~5 pela adição de solução de dihidrogenfosfato de sódio aquosa saturada. A mistura resultante foi extraida com acetato de etila e os extratos combinados secos sobre sulfato de magnésio e concentrados sob pressão reduzida. Purificação do residuo por cromatografia de coluna em um cartucho de NH2 flash, eluindo com metanol e, então, 2,0 M de amónia em metanol, forneceu o composto titulo, 0,10 g.
NMR (DMSO-d6): δ 2,60 (s, 3H) , 2,85 (s, 3H) , 4,25 (s, 2H), 4,75 (s, 2H), 6,80 (d, J = 8,6 Hz, 1H), 7,00 (d, J = 8,6 Hz, 2H) , 7,25 (d, J = 8,6 Hz, 2H) , 7,65 (d, J = 8,6 Hz, 1H).
MS: ESI (+ve) (Método A): 390 (M+H)+, tempo de retenção 11,0 min.
MS: ESI (+ve) (Método B) : 390 (M+H)+, tempo de retenção 3,5 min.
Exemplo 3: [3-(4-clorobenzil)-2-etóxi-4,7-dimetil quinolin-5-ila) ácido acético
Uma mistura de 5-metilbenzeno-l,3-diol (6,0 g), cloreto de arnôpio (3,0 g) , água (9,0 mL) e hidróxido de amónio (6,8 mL, 33% em água) foi vedada em uma bomba e aquecida a 180 °C por 17 horas. A mistura foi resfriada até a temperatura ambiente e o precipitado resultante coletado por filtração. A cristalização a partir de água forneceu o composto titulo, 1,7 g.
XH NMR (DMSO-d6) : δ 2,05 (s, 3H) , 4,75 (br s, 2H), 5,75 - 5,80 (m, 3H), 8,70 (s, 1H).
Preparação 3b: 3-(4-clorobenzil)-5-hidróxi-4,7- dimetil-lH-quinolin-2-ona
Uma mistura de 3-amino-5-metilfenol (0,25 g) e éster de etila de 2-(4-clorobenzil)-3-ácido oxobutirico (0,52 g) foi aquecida a 150 °C sob nitrogênio por 7 horas. A mistura foi resfriada à temperatura ambiente e o residue triturado com metanol para fornecer o composto titulo como um sólido quase branco, 0,32 g.
XH NMR (DMSO-dβ): δ 2,20 (s, 3H) , 2,55 (s, 3H) , 4,00 (s, 2H) , 6,40 (m, 1H) , 6,55 (m, 1H) , 7,20 (2H, d, J = 8,6 Hz), 7,30 (2H, d, J = 8,6 Hz), 10,00 (1H, br s) , 11,50 (1H, br s).
MS: ESI (+ve) (Método B) : 314 (M+H)+, tempo de retenção 3,14 min.
Preparação 3c: éster de ácido trifluorometanossulfônico 3-(4-clorobenzil)-4,7-dimetil-2- oxo-1,2-dihidroquinolin-5-ila
Uma mistura de 3-(4-clorobenzila)-5-hidróxi-4,7- dimetila-lH-quinolin-2-ona (1,4 g) , N-feniltrifluorometano sulfonimida (1,75 g) , carbonato de potássio (1,85 g) e tetrahidrofurano (7,0 mL) foi aquecida por irradiação de microondas a 120 °C por 12 minutos. A mistura foi filtrada e o filtrado concentrado sob pressão reduzida. Purificação do residue por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e diclorometano (1:25 a 1:5 por volume) forneceu o composto titulo como um sólido quase branco, 3,3 g.
TH NMR (DMSO-d6) : δ 2,40 (3H, s) , 2,60 (s, 3H) , 4,15 (s, 2H), 6,95 (m, 1H) , 7,15 - 7,20 (m, 4H) , 7,30 (m, 1H), 12,0 (s, 1H).
MS: ESI (+ve) (Método B) : 446 (M+H)+, tempo de retenção 4,1 min.
Preparação 3d: éster metilico de [3—(4— clorobenzil)-4,7-dimetil-2-oxo-1,2-dihidroquinolin-5-ila] ácido acético
Uma mistura de éster de 3-(4-clorobenzil)-4,7- dimetil-2-oxo-l,2-dihidroquinolin-5-ila ácido trifluoro metanossulfônico (1,1 g) , 1-(terc-butildimetilsililóxi)-1- metóxieteno (2,7 mL), acetato de sódio (0,25 g) , bis(dibenzilidenoacetona) paládio (0,07 g) e 1,1'- bis(difenilfosfino) ferroceno (0) (0,07 g) em N,N-dimetil formamida (15,0 mL) foi aquecida por irradiação de microondas a 120 °C por 15 minutos. A mistura foi diluida com acetato de etila, lavada com solução de cloreto de amónio aquosa saturada, água e solução de cloreto de sódio aquosa saturada e, então, seca sobre sulfato de magnésio. O solvente foi rejnovido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e diclorometano (0:1 a 1:3 por volume) forneceu o composto titulo como um óleo laranja pálido, 1,75 g.
XH NMR (DMSO-d6) : δ 2,30 (s, 3H) , 2,40 (s, 3H) , 3,60 (s, 3H), 4,00 (s, 2H) , 4,15 (s, 2H) , 6,85 (s, 1H) , 7,10 (s, 1H), 7,20 (d, J = 8,3 Hz, 2H), 7,30 (d, J = 8,3 Hz, 2H), 11,75 (s, 1H) .
MS: ESI (+ve) (Método B) : 370 (M+H)+, tempo de retenção 3,4 min.
Preparação 3e: éster metilico de [3—(4— clorobenzil)-2-etóxi-4,7-dimetil quinolin-5-ila] ácido acético
Uma mistura de éster metilico de [3-(4- clorobenzil)-4,7-dimetil-2-oxo-l, 2-dihidroquinolin-5-ila] ácido acético (1,0 g) , bromoetano (0,24 mL) , carbonato de potássio (1,1 g) e N,N-dimetilformamida (10 mL) foi aquecida a 40 °C por 17 horas. A mistura foi diluida com acetato de etila e lavada com água e solução de cloreto de sódio aquosa saturada e, então, seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e diclorometano (0:1 a 1:5 por volume) forneceu o composto titulo como uma goma, 0,28 g.
XH NMR (DMSO-d6) : δ 1,25 (t, J = 7,0 Hz, 3H) , 2,35 (s, 3H) , 2,40 (s, 3H) , 3,60 (s, 3H) , 4,05 (s, 2H) , 4,15 (s, 2H), 4,35 (q, J = 7,0 Hz, 2H), 7,00 (s, 1H), 7,15 (d, J = 8,6 Hz, 2H) , 7,30 (d, J = 8,6 Hz, 2H) , 7,35 (s, 1H) .
MS: ESI (+ve) (Método B) : 398 (M+H)+, tempo de retenção 4,7 min.
Preparação 3f: [3-(4-clorobenzil)-2-etóxi-4,7- dimetilquinolin-5-ila] ácido acético
Uma solução de éster metilico de [3—(4 — clorobenzil)-2-etóxi-4,7-dimetilquinolin-5-ila] ácido acético (0,10 g), metanol (2,0 mL), solução de hidróxido de litio aquosa saturada (0,20 mL) e água (0,4 mL) foi agitada a 50 °C por 5 horas. O metanol foi removido sob pressão reduzida e o residuo acidificado pela adição de ácido trifluoroacético. O precipitado resultante foi coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido branco, 0,095 g.
XH NMR (DMSO-d6) : δ 1,30 (t, J = 7,0 Hz, 3H) , 2,40 (s, 3H) , 2,60 (s, 3H) , 4,10 (s, 2H) , 4,15 (s, 2H) , 4,40 (q, J = 7,0 Hz, 2H), 7,10 (m, 1H), 7,15 (m, 2H), 7,30 (m, 2H), 7,50 (m, 1H), 12,50 (br s, 1H).
MS: ESI (+ve) (Método A): 384 (M+H)+, tempo de retenção 13,4 min.
MS: ESI (+ve) (Método B) : 384 (M+H)+, tempo de retenção 4,2 min.
Exemplo 4: [3-(4-clorobenzil)-2,4,7-trimetil quinolin-5-ilóxi] ácido acético
Uma mistura de 3-(4-clorobenzil)-2,4,7-trimetil quinolin-5-ol .(0,24 g), N,N-dimetilformamida (2,0 mL), carbonato de potássio (0,12 g) e éster metilico de ácido bromoacético (0,12 mL) foi agitada em temperatura ambiente por 17 horas. A mistura foi filtrada e o filtrado concentrado sob pressão reduzida. O residue foi triturado com éter dietilico e purificação adicional por cromatografia de coluna em silica gel, eluindo com uma mistura de éter terc-butil de metila e diclorometano (1:4 a 3:7 por volume) forneceu o composto titulo, 0,078 g.
NMR (CDCI3) : δ 2,50 (s, 3H) , 2,60 (s, 3H) , 2,85 (s, 3H) , 3,85 (s, 3H) , 4,20 (s, 2H) , 4,75 (s, 2H) , 6,55 (m, 1H), 6,95 (m, 2H), 7,30 (m, 2H), 7,50 (m, 1H).
MS: ESI (+ve) (Método B) : 384 (M+H)+, tempo de retenção 2,5 min.
Preparação 4b: [3-(4-clorobenzil)-2,4,7-trimetil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [3—(4— clorobenzil)-2,4,7-trimetilquinolina-5-ilóxi] ácido acético (0,045 g), acetonitrila (2,0 mL), tetrahidrofurano (1,0 mL) e 4,0 M solução de hidróxido de litio aquosa (2,0 mL) foi agitada em temperatura ambiente por 2 horas. Os solventes orgânicos foram removidos sob pressão reduzida e o pH do residuo ajustado para 5-6 pela adição de solução de dihidrogenfosfato de sódio aquosa saturada. A mistura resultante foi extraida com clorofórmio e os extratos combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e trituração do residuo com éter dietilico e, então, metanol, forneceu o composto titulo, 0,025 g.
XH NMR (DMSO-d6) : δ 2,40 (s, 3H) , 2,50 (s, 3H) , 2,80 (s, 3H), 4,20 (s, 2H) , 4,60 (s, 2H) , 6,70 (m, 1H) , 7,05 (d, J = 8,6 Hz, 2H), 7,25 (m, 1H), 7,30 (d, J = 8,6 Hz, 2H).
MS: ESI (+ve) (Método A): 370 (M+H)+, tempo de retenção 7,5 min.
MS: ESI (+ve) (Método B) : 370 (M+H)+, tempo de retenção 2,3 min.
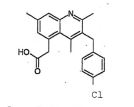
Exemplo 5: [3-(4-clorobenzil)-2,4,7-trimetil quinolin-5-ila] ácido acético
Uma mistura de 3-amino-5-metilfenol (1,0 g) , 3- (4-clorobenzil)pentano-2,4-diona (1,7 g) e tolueno-4-ácido sulfônico (0,30 g) foi aquecida a 160 °C sob nitrogênio por 3 horas. A mistura foi resfriada até a temperatura ambiente e o residuo triturado com metanol para fornecer o composto titulo, 1,5 g.
MS: ESI (+ve) (Método B) : 312 (M+H)+, tempo de retenção 2,3 min.
Preparação 5b: éster de ácido trifluorometanossulfônico 3-(4-clorobenzil)-2,4,7-trimetil quinolin-5-il
Uma mistura de 3-(4-clorobenzil)-2,4,7-trimetil quinolin-5-ol (0,32 g) , N-feniltrifluorometanossulfonimida (0,36 g), carbonato de potássio (0,42 g) e tetrahidrofurano (5,0 mL) foi aquecida por irradiação de microondas a 120 °C por 20 minutos. A mistura foi filtrada e o filtrado concentrado sob pressão reduzida. Purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e éter terc-butil de metila (9:1 por volume) forneceu o composto titulo, 0,39 g.
NMR (CDCI3) : δ 2,55 (s, 3H) , 2,65 (s, 3H) , 2,75 (s, 3H) , 4,25 (s, 2H) , 6,90 (m, 2H) , 7,25 - 7,40 (m, 4H) .
Preparação 5c: éster metilico de [3—(4 — clorobenzil)-2,4,7-trimetilquinolin-5-ila]ácido acético
Uma mistura de ácido trifluorometanossulfônico 3- (4-clorobenzil)-2,4,7-trimetil quinolin-5-il (0,39), 1- (terc-butildimetilsililóxi)-1-metoxieteno (0,95 mL) , acetato de sódio (0,086 g), tris(dibenzilidenoacetona) dipaládio (0) (0,080 g) e 1,1'-bis(difenilfosfino) ferroceno (0) (0,048 g) em N,N-dimetilformamida (3,0 mL) foi aquecida por irradiação por microondas a 120 °C por 10 minutos. A mistura foi diluida com solução de cloreto de amónio aquosa saturada e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de sódio e o solvente removido sob pressão reduzida. Purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e ciclohexano (1:1 por volume) forneceu o composto titulo, 0,11 g.
XH NMR (CD3OD) : δ 2,50 (s, 3H) , 2,55 (s, 3H) , 2,65 (s, 3H), 3,65 (s, 3H) , 4,25 (s, 2H) , 4,30 (s, 2H) , 7,00 (d, J = 8,6 Hz, 2H), 7,25 (m, 3H), 7,70 (m, 1H).
Preparação 5d: [3-(4-clorobenzil)-2,4,7-trimetil quinolin-5-ila] ácido acético
Uma solução de éster metilico de [3—(4— clorobenzil)-2,4,7-trimetilquinolin-5-il] ácido acético (0,10 g), metanol (2,0 mL) e 4,0 M de solução de hidróxido de litio aquosa (2,0 mL) foi agitada em temperatura ambiente por 2 horas. O metanol foi removido sob pressão reduzida e o pH do residue ajustado para 5-6 pela adição de solução de dihidrogenfosfato de sódio aquosa saturada. A mistura resultante foi extraida com acetato de etila e os extratos combinados secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. Trituração do residuo com acetonitrila forneceu o composto titulo, 0,010 g.
XH NMR (DMSO-d6) : δ 2,55 (s, 3H) , 2,80 (s, 3H) , 3,05 (s, 3H) , 4,25 (s, 2H) , 5,30 (s, 2H) , 6,85 (m, 2H) , 7,25 (m, 2H), 7,40 (m, 1H), 8,70 (m, 1H).
MS: ESI (+ve) (Método A): 354 (M+H)+, tempo de retenção 7,0 min.
MS: ESI (+ve) (Método B) : 354 (M+H)+, tempo de retenção 2,4 min.
Exemplo 6: [8-cloro-3-(4-clorobenzil)-2,4-dimetil quinolin-5-ila] ácido acético
Uma mistura de 3-amino-4-clorofenol (2,2 g) , 3- (4-clorobenzil)pentano-2,4-diona (3,4 g) e tolueno-4-ácido sulfônico (poucos cristais) foi aquecida a 170 °C sob nitrogênio por 10 horas. A mistura foi resfriada à temperatura ambiente e purificação por cromatografia de coluna em silica gel, eluindo com uma mistura de metanol e diclorometano (1:19 por volume), seguindo por trituração com éter dietilico, forneceu o composto titulo como um sólido marrom pálido, 0,41 g.
XH NMR (DMSO-d6): Ô 2,55 (s, 3H) , 2,80 (s, 3H) , 4,25 (s, 2H), 6,85 (d, J = 8,3 Hz, 1H), 7,05 (d, J = 8,3 Hz, 2H), 7,30 (d, J = 8,3 Hz, 2H) , 7,60 (d, J = 8,3 Hz, 1H), 10,50 (s, 1H).
Preparação 6b: éster de ácido trifluorometanossulfônico 8-cloro-3-(4-clorobenzil)-2,4- dimetilquinolin-5-ila
Uma mistura de 8-cloro-3-(4-clorobenzil)-2,4- dimetilquinolin-5-ol (0,20 g) , N-feniltrifluorometano sulfonimida (0,26 g) , carbonato de potássio (0,25 g) e tetrahidrofurano (2,0 mL) foi aquecida por irradiação por microondas a 120 °C por 10 minutos. A mistura foi diluida com água e extraida com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de sódio. 0 solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e ciclohexano (1:19 por volume) forneceu o composto titulo como um sólido bege, 0,25 g.
XH NMR (CDCI3) : δ 2,70 (s, 3H) , 2,75 (s, 3H) , 4,30 (s, 2H), 6,90 (d, J = 8,8 Hz, 2H) , 7,25 (d, J = 8,8 Hz, 2H), 7,40 (d, J = 8,4 Hz, 1H) , 7,80 (d, J = 8,4 Hz, 1H).
Preparação 6c: éster metilico de [8-cloro-3- (4- clorobenzil)-2,4-dimetilquinolin-5-ila] ácido acético
Uma mistura de éster de ácido trifluorometanossulfônico 8-cloro-3-(4-clorobenzil)-2,4- dimetilquinolin-5-ila (0,24 g) , 1-(terc-butildimetil sililóxi)-1-metóxieteno (0,56 mL) , acetato de sódio (0,53 g) , tris(dibenzilideno acetona) dipaládio (0) (0,024 g) e 1,1'-bis(difenilfosfino) ferroceno (0) (0,014 g) em N,N-dimetil formamida (2 mL) foi aquecida por irradiação por microondas a 120 °C por 10 minutos. A mistura foi diluida com acetato de etila, lavada com água e solução de cloreto de sódio aquosa saturada e, então, seca sobre sulfato de sódio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e ciclohexano (1:9 a 1:6 por volume) para fornecer o composto titulo como um sólido rosa, 0,12 g.
NMR (CDCI3) : δ 2,60 (s, 3H) , 2,70 (s, 3H) , 3,70 (s, 3H), 4,20 (s, 2H), 4,25 (s, 2H), 6,90 (d, J = 8,6 Hz, 2H), 7,20 - 7,25 (m, 3H) , 7,70 (d, J = 7,8 Hz, 1H) .
MS: ESI (+ve) (Método B) : 388 (M+H)+, tempo de retenção 4,3 min.
Preparação 6d: [8-cloro-3-(4-clorobenzil)-2,4- dimetilquinolin-5-ila] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorobenzil)-2,4-dimetilquinolin-5-ila] ácido acético (0,11 g), metanol (5,0 mL) e 1,0 M de solução de hidróxido de litio aquosa (0,84 mL) foi agitada em temperatura ambiente por 17 horas. O solvente foi removido sob pressão reduzida e o residuo diluido com água. O pH da mistura foi ajustado para 3-4 pela adição de 1,0 M de ácido clorídrico aquoso e o precipitado resultante coletado por filtração e lavado com água. A cristalização a partir de solução alcoólica metilada industrial forneceu o composto titulo como um sólido branco, 0,056 g.
NMR (DMSO-d6): δ 2,55 (s, 3H) , 2,60 (s, 3H) , 4,20 (s, 2H), 4,30 (s, 2H) , 7,05 (d, J = 8,6 Hz, 2H), 7,30 (d, J = 8,6 Hz, 2H) , 7,35 (d, J = 8,1 Hz, 1H) , 7,80 (d, J = 8,1 Hz, 1H).
MS: ESI (+ve) (Método A): 374 (M+H)+, tempo de retenção 10,9 min.
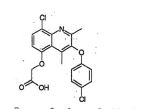
Exemplo 7: [8-cloro-3-(4-clorofenóxi)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de 3-amino-4-clorofenol (0,36 g) , 3- (4-clorofenóxi)pentano-2,4-diona (0,57 g) e monohidrato de ácido p-toluenossulfônico (0,020 g) foi aquecida a 125 °C por 3 horas. A mistura foi resfriada a temperatura ambiente e purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 0:1 por volume) para fornecer o composto titulo como um óleo marrom, 0,16 g.
TH NMR (CDCI3) : δ 2,55 (s, 3H) , 2,70 (s, 3H) , 6,70 (d, J = 9,0 Hz, 1H) , 6,75 (d, J = 9,0 Hz, 2H) , 7,20 (d, J = 9,0 Hz, 2H), 7,25 (d, J = 9,0 Hz, 1H).
MS: ESI (+ve) (Método B) : 334 (M+H)+, tempo de retenção 4,2 min.
Preparação 7b: éster metilico de [8-cloro-3-(4- clorofenóxi)-2,4-dimetilquinolin-5-ilóxi] ácido acético
Uma mistura de 8-cloro-3-(4-clorofenóxi)-2,4- dimetilquinolin-5-ol (0,16 g) , N,N-dimetil formamida (3,0 mL) , carbonato de potássio (0,20 g) e éster metilico de ácido bromoacético (0,88 g) foi agitada em temperatura ambiente por 15 horas. A mistura foi diluida com diclorometano, lavada com água e seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 5:1 por volume) forneceu o composto titulo como um sólido quase branco, 0,20 g.
MS: ESI (+ve) (Método B) : 406 (M+H)+, tempo de retenção 4,5 min.
Preparação 7c: [8-cloro-3-(4-clorofenóxi)2,4- dimetilquinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorofenóxi)-2,4-dimetilquinolin-5-ilóxi] ácido acético (0,20 g) , metanol (5,0 mL), água (1,0 mL) e 5,0 M solução de hidróxido de sódio aquosa (1,0 mL) foi agitada em temperatura ambiente por 3 horas. O pH da solução foi ajustado para 1 pela adição de 1,0 M ácido cloridrico e o metanol removido sob pressão reduzida. O residuo foi purificado por HPLC de fase reversa preparativo utilizando um gradiente durante 30 minutos de acetonitrila em água (40% a 98% de modificador orgânico) para fornecer o composto titulo como um sólido amarelo-verde, 0,025 g. 3,55 (s, 2H), 4,85 (s, 2H) , 6,85 (d, J = 9,0 Hz, 2H), 7,00 (d, J = 8,6 Hz, 1H), 7,35 (d, J = 9,0 Hz, 2H) , 7,80 (d, J = 8,6 Hz, 1H), 13,15 (br s, 1H). retenção 12,3 min.
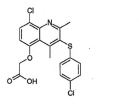
Exemplo 8: [8-cloro-3-(4-clorofenilsulfanila)- 2,4-dimetilquinolin-5-ilóxi] ácido acético
Uma mistura de 3-amino-4-clorofenol (0,36 g), 3- (4-clorofenilsulfanil)pentano-2,4-diona (0,61 g) e monohidrato de ácido p-toluenossulfônico (0,040 g) foi aquecida a 140 °C por 10 horas. A mistura foi resfriada à temperatura ambiente e purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 0:1 por volume) para fornecer o composto titulo como um óleo marrom, 0,050 g.
MS: ESI (-ve) (Método B) : 348 (M-H)-, tempo de retenção 4,4 min.
Preparação 8b: éster metilico de [8-cloro-3-(4- clorofenilsulfanila)-2,4-dimetilquinolin-5-ilóxi] ácido acético
Uma mistura de 8-cloro-3-(4-clorofenil sulfanila)-2,4-dimetilquinolin-5-ol (0,050 g) , N,N-dimetil formamida (2,0 mL), carbonato de potássio (0,059 g) e éster metilico de ácido bromoacético (0,031 g) foi agitada em temperatura ambiente por 15 horas. A mistura foi diluida com diclorometano e essa solução foi lavada com água e, então, seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer o composto titulo como sólido marrom 0,11 g.
MS: ESI (+ve) (Método B) : 422 (M+H)+, tempo de retenção 4,8 min.
Preparação 8c: [8-cloro-3-(4-clorofenil sulfanil)-2,4-dimetilquinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorofenilsulfanil)-2,4-dimetilquinolin-5-ilóxi] ácido acético (0,11 g), metanol (5,0 mL), água (1,0 mL) e 5,0 M de solução de hidróxido de sódio aquosa (0,5 mL) foi agitada em temperatura ambiente por 3 horas. O pH da solução foi ajustado para 1 pela adição de 1,0 M de ácido cloridrico aquoso. A mistura resultante foi purificada por HPLC de fase reversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (30% a 90% de modificador orgânico) para fornecer o composto titulo como um sólido branco, 0,045 g.
XH NMR (DMSO-dβ): δ 2,70 (s, 3H) , 3,15 (s, 3H) , 5,35 (s, 2H), 6,85 (d, J = 8,5 Hz, 1H), 7,00 (d, J = 8,5 Hz, 2H) , 7,35 (d, J = 8,5 Hz, 2H) , 7,80 (d, J = 8,5 Hz, 1H).
MS: ESI (+ve) (Método A): 408 (M+H)+, tempo de retenção 13,1 min.
Exemplo 9: [8-cloro-3-(4-clorobenzil)-4- difluorometóxi-2-metil quinolin-5-ilóxi] ácido acético
A uma mistura de éster metilico de [8-cloro-3-(4- clorobenzil)-2-metil-4-oxo-l, 4-dihidroquinolin-5-ilóxi] ácido acético (0,080 g) , N,N-dimetilformamida (2,0 mL) e carbonato de potássio (0,080 g) a -80 °C foi adicionado clorodifluorometano (0,4 mL) . O frasco foi vedado e a 5 mistura resultante aquecida à temperatura ambiente e, então, agitada nessa temperatura por 17 horas. O clorodifluorometano em excesso foi deixado evaporar e o residuo diluido com água e extraido com acetato de etila. Os extratos combinados foram lavados com solução de cloreto 10 de sódio aquosa saturada e secos sobre sulfato de magnésio.
O solvente foi removido sob pressão reduzida para fornecer o composto titulo como um sólido marrom claro, 0,10 g.
MS: ESI (+ve) (Método B) : 456 (M+H)+, tempo de retenção 4,3 min.
Preparação 9b: [8-cloro-3-(4-clorobenzil)-4- difluorometóxi-2-metilquinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorobenzil)-4-difluorometóxi-2-metiIquinolin-5-ilóxi] ácido acético (0,10 g) , metanol (6,0 mL) , água (0,6 mL) e 20 solução de hidróxido de litio aquosa saturada (0,3 mL) foi agitada em temperatura ambiente por 17 horas. O metanol foi removido sob pressão reduzida e o pH do residuo ajustado para 4 pela adição de ácido acético glacial. O precipitado resultante foi coletado por filtração e lavado com água.
Purificação do sólido por HPLC de fase reversa preparativa utilizando um gradiente durante 37 minutos de acetonitrila em água (20% a 95 % de modificador orgânico) forneceu o composto titulo como um sólido creme, 0,020 g.
XH NMR (DMSO-d6) : δ 2,55 (s, 3H) , 4,30 (s, 2H) , 30 4,95 (s, 2H), 7,05 (d, J = 8,7 Hz, 1H), 7,10 (d, J = 8,5 Hz, 2H) , 7,25 (t, J = 75 Hz, 1H) , 7,35 (d, J = 8,5 Hz, 2H) , 7,85 (d, J = 8,7 Hz, 1H) , 13,50 (br s, 1H) .
MS: ESI (+ve) (Método A): 442 (M+H)+, tempo de retenção 12,5 min.
MS: ESI (+ve) (Método B) : 442 (M+H)+, tempo de retenção 3,9 min.
Exemplo 10: [8-cloro-3-(4-clorobenzil)-3-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorobenzil)-2-metil-4-oxo-l, 4-diidroquinolin-5-ilóxi] ácido acético (0,13 g) em oxicloreto de fósforo (5,0 mL) foi aquecida a 180°C em um reator de microondas por 15 minutos. A mistura foi derramada em gelo e o pH da solução ajustado para 3 pela adição de acetato de sódio. A mistura foi extraida com acetato de etila e os extratos combinados lavais com solução de carbonato de hidrogênio de sódio aquosa saturada e secos sobre sulfato de magnésio. 0 solvente removido sob pressão reduzida para fornecer o composto titulo como um sólido beije, 0,12 g.
Preparação 10b: éster metilico de [8-cloro-3-(4- clorobenzil)-2-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [4,8-dicloro-3- (4-clorobenzil-2-metil quinolin-5-ilóxi] ácido acético (0,12 g) paládio, 5% em peso em carvão ativado (0,010 g), etanol e 1.0 M de ácido clorídrico aquoso (1,0 mL) foi agitada em temperatura ambiente por 17 horas sob uma atmosfera de hidrogênio. A mistura foi filtrada através de hyflo, lavando com etanol e água e o solvente removido sob pressão reduzida para fornecer o composto titulo, 0,11 g.
Preparação 10c: [8-cloro-3-(4-clorobenzil)-2- metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorobenzil)-2-metil quinolin-5-ilóxi] ácido acético (0,10 g) , etanol (6,0 mL) , água (2,0 mL) e solução de hidróxido de litio aquosa saturada (2,0 mL) , foi agitada em temperatura ambiente por 5 horas. O etanol foi removido sob pressão reduzida e o pH do residuo ajustado para 4 pela adição de ácido acético glacial. O precipitado resultante foi coletado por filtração, lavado com água e purificação por HPLC de fase inversa preparativa utilizando um gradiente durante 37 minutos de acetonitrila em água (20% a 95% de modificador orgânico) forneceu o composto titulo como um sólido quase branco, 0,039 mg.
XH NMR (DMSO-dβ): δ 2,60 (s, 3H) , 4,25 (s, 2H) , 4,90 (s, 2H), 6,90 (d, J = 8,6 Hz, 1H) , 7,20 (d, J = 8,6 Hz, 2H) , 7,35 (d, J = 8,6 Hz, 2H) , 7,75 (d, J = 8,6 Hz, 1H), 8,30 (s, 1H), 13,15 (Br s, 1H).
MS: ESI (+ve) (Método A): 376 (M+H)+, tempo de retenção 11,3 min.
MS: ESI (+ve) (Método B) : 376 (M+H)+, tempo de retenção 3,6 min.
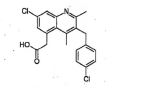
Exemplo 11: [7-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-il] ácido acético
Uma mistura de 3-amino-5-clorofenol (0,46 g) , 3- (4-clorobenzil) pentano-2,4-diona (0,72 g) e monoidrato de 5 ácido p-toluenossulfônico (0,26 g) foi aquecida a 160°C por 2 horas. A mistura foi resfriada à temperatura ambiente, ► diluida com metanol (5,0 mL) e submetida a sonicação. O precipitado resultante foi coletado por filtração, lavado com metanol e seco para fornecer uma mistura de 50:50 do 10 composto titulo e 5-cloro-3-(4-clorobenzil)-2,4-dimetil a quinolin-7-ol como um solido quase branco, 0,67 g.
MS: ESI (+ve) (Método B) : 332 (M+H)+, tempo de retenção 2,4 min.
Preparação 11b: éster de ácido 15 trifluorometanossulfônico 7-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-il
Uma mistura de 7-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ol e 5-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-7-ol (0,66 >g), N-fenil trifluorometano 20 sulfonimida (0,86 g) , carbonato de potássio (0,82 g) e tetraidrofurano (10 mL) foi aquecida por irradiação por microondas a 130°C por 20 minutos. A mistura foi filtrada e o filtrado concentrado sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, 25 eluindo com 1,2-dicloroetano forneceu uma mistura de 50:50 do composto titulo e éster de ácido trifluorometanossulfônico 5-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-7-il como uma goma de cor de mel, 0,86 g.
MS: ESI (+ve) (Método B) : 464 (M+H)+, tempo de 30 retenção 4,9 min.
Preparação 11c: éster metilico de [7-cloro-3- (4- clorobenzil)-2,4-dimetil quinolin-5-il] ácido acético
Uma mistura de éster de ácido trifluorometanossulfônico 7-cloro-3-(4-clorobenzil)-2,4- 5 dimetil quinolin-5-il e éster de ácido trifluorometanossulfônico 5-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-7-il (0,86 g) , terc-butil-(1-metóxi vinilóxi) dimetil silano (2,0 mL) , acetato de sódio (0,18 g), bis(dibenzilidenoacetona) paládio (0,05 g) e 1,1'- 10 bis(difenil fosfino) ferroceno(O) (0,05 g) em N,N-dimetil formamida (11,0 mL) foi aquecida por irradiação por microondas a 120°C por 15 minutos. A mistura foi diluida com acetato de etila e essa solução foi lavada com solução de cloreto de amónio aquosa saturada e solução de cloreto 15 de sódio aquosa saturada e então seca sobre sulfato dθ magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano, acetato de etila e pentano (4:0:1 a 1:0:0 a 50:1:0 a 25:1:0 20 a 12,5:1:0 por volume) forneceu o composto titulo como uma goma cor de mel, 0,25 g.
NMR (DMSO-d6): δ 2,50 (s, 3H) , 2,55 (s, 3H) , 3,60 (s, 3H), 4,25 (s, 2H) , 4,40 (s, 2H) , 7,00 (d, J = 8,6 Hz, 2H), 7,35 (d, J = 8,6 Hz, 2H) , 7,50 (d, J = 2,4 Hz, 25 1H), 7,90 (d, J = 2,4 Hz, 1H).
MS: ESI (+ve) (Método B) : 388 (M+H)+, tempo de retenção 3,2 min.
Preparação lld: [7-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-il] ácido acético
Uma mistura de éster metilico de [7-cloro-3-(4- clorobenzil)-2,4-dimetil quinolin-5-il] ácido acético (0,24 g) , metanol (10 mL) , água (2,0 mL) e solução de hidróxido de litio aquosa saturada (1,0 mL) foi agitada em temperatura ambiente por 17 horas. O pH da solução foi ajustado para 5 pela adição de ácido acético glacial e o metanol removido sob pressão reduzida. O precipitado resultante foi coletado por filtração e lavado com água. Cristalização do sólido a partir de acetato de etila forneceu o composto titulo como um sólido branco macio, 0,16 g.
NMR (DMSO-d6): δ 2,45 (s, 3H) , 2,70 (s, 3h) , 3,75 (s, 2H), 4,15 (s, 2H) , 7,00 (d, J = 8,5 Hz, 2H), 7,25 (d, J = 2,4 Hz, 1H) , 7,35 (d, J = 8,5 Hz, 2H), 7,70 (d, J = 2,4 Hz, 1H).
MS: ESI (+ve) (Método A) : 374 (M+H)+, tempo de retenção 7,8 min.
MS: ESI (+ve) (Método B) : 374 (M+H)+, tempo de retenção 2,6 min.
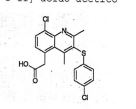
Exemplo 12: [8-cloro-3-(4-clorofenil sulfanila)- 2,4-dimetil quinolin-5-il] ácido acético
Uma mistura de 3-amino-4-clorofenol (5,0 g), 3- (4-clorofenil sulfanil) pentano-2,4-diona (8,4 g) , monoidrato de ácido p-toluenossulfônico (12 g) foi aquecida a 140°C por 6 horas. A mistura foi resfriada à temperatura ambiente e purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 1:1 por volume) para fornecer o composto titulo como um sólido marrom, 1,3 g.
MS: ESI (+ve) (Método B) : 350 (M+H)+, tempo de retenção 4,4 min.
Preparação 12b: éster de ácido trifluorometanossulfônico 8-cloro-3-(4-clorofenil sulfanila)-2,4-dimetil quinolin-5-ila
Uma mistura de 8-cloro-3-(4-clorofenil sulfanila)-2,4-dimetil quinolin-5-ol (1,3 g) , N-fenil trifluorometano sulfonimida (1,7 g) , carbonato de potássio (1,6 g) e tetraidrofurano (10 mL) foi aquecida por 10 irradiação por microondas a 120°C por 20 minutos. A mistura foi filtrada e o filtrado concentrado sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de pentano e diclorometano (9:1 a 0:1 por volume) forneceu o composto 15 titulo, 0,27 g.
MS: ESI (+ve) (Método B) : 482 (M+H)+, tempo de retenção 5,1 min.
Preparação 12c: éster metilico de [8-cloro-3-(4- clorofenil sulfanil)-2,4-dimetil quinolin-5-il] ácido 20 acético
Uma mistura de éster de ácido trifluorometanossulfônico 8-cloro-3-(4-clorofenil sulfanil)-2,4-dimetil quinolin-5-il (0,31 g) , terc-butil (1-metóxi vinilóxi) dimetil silano (0,71 mL) , acetato de 25 sódio (0,064 g) , bis(dibenzilideno acetona) paládio (0,018 g) e 1,1'-bis(difenil fosfino) ferrocene (0) (0,018 g) em N,N-dimetil formamida (4,0 mL) foi aquecida por irradiação por microondas a 120°C por 15 minutos. A mistura foi diluida com acetato de etila, e essa solução foi lavada com 30 solução de cloreto de amónio aquosa saturada e solução de cloreto de soido aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e cicloexano {1:1 a 2:0 por volume) forneceu o composto titulo como um sólido amarelo pálido, 0,15 g.
NMR (DMSO-d6) : δ 2,75 (s, 3H) , 2,90 (s, 3H) , 5 3,60 (s, 3H), 4,40 (s, 2H) , 7,00 (d, J = 8,7 Hz, 2H), 7,35 (d, J = 8,7 Hz, 2H), 7,50 (d, J = 7,7 Hz, 1H), 7,95 (d, J = 7,7 Hz, 1H).
MS: ESI (+ve) (Método B) : 406 (M+H)+, tempo de retenção 4,5 min.
Preparação 12d: [8-cloro-3-(4-clorofenil sulfanil)-2,4-dimetil quinolin-5-il] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- clorofenil sulfanil)-2,4-dimetil quinolin-5-il] ácido acético (0,040 g), metanol (2,0 mL), água (0,4 mL) e 15 solução de hidróxido de litio aquosa saturada (0,2 mL) foi agitada em temperatura ambiente por 17 horas. O solvente foi removido sob pressão reduzida e o residuo diluido com água (2,0 mL) e então o pH ajustado para 4 pela adição de ácido cético glacial. O precipitado resultante foi coletado 20 por filtração, lavado com água e seco para fornecer o composto titulo como um sólido cinza-marrom, 0,038 g.
ÃH NMR (DMSO-d6): δ 2,70 (s, 3H) , 3,00 (s, 3h) , 4,15 (s, 2H), 7,00 (d, J = 8,6 Hz, 2H) , 7,30 (d, J = 8,6 Hz, 2H), 7,45 (d, J = 7,8 Hz, 1H) , 7,85 (d, J = 7,8 Hz, 25 1H).
MS: ESI (+ve) (Método A): 392 (M+H)+, tempo de retenção 12,4 min.
MS: ESI (+ve) (Método B) : 392 (M+H)+, tempo de retenção 4,1 min.
Exemplo 13: N-[2-[8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ilóxi)-acetil] metanossulfonamida
Uma mistura de [8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ilóxi] ácido acético (0,050 g) , l,-(3- dimetil aminopropil)-3-cloridrato de etil carbodiimida (0,037 g) , metanossulfonamida (0,020 g) e 4-(N,N-dimetil 10 amino) piridina (0,005g) em diclorometano (5,0 mL) foi agitada em temperatura ambiente por 1 hora. A mistura foi diluida com diclorometano e essa solução foi lavada com água e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residue por 15 HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (40% a 95% de modificador orgânico) forneceu o composto titulo como um sólido amarelo, 0,010 g.
NMR (DMSO-dβ) : δ 2,60 (s, 3H) , 2,80 (s, 3H) 20 3,30 (s, 3H), 4,30 (s, 2H) , 4,90 (s, 2H) , 6,85 (d, J = 8,8 Hz, 1H) , 7,05 (d, J = 8,4 Hz, 2H) , 7,35 (d, J = 8,4 Hz, 2H), 7,75 (d, J = 8,8 Hz, 1H), 12,15 (br s, 1H).
MS: ESI (+ve) (Método A): 467 (M+H)+, tempo de retenção 11,0 min.
Exemplo 14: N-{2-[8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ilóxi]-acetil}-benzenossulfonamida
Uma mistura de [8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ilóxi] ácido acético (0,050 g) , l-(3- dimetil amino propil)-3- cloridrato de etil carbodiimida (0, 037 g) , benzenossulfonamida (0,030 g) , e 4-(N,N-dimetil amino)piridina (0,05 g) em dicloroetano (5,0 mL) foi agitada em temperatura ambiente durante 1 hora. A mistura foi purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de metanol e diclorometano (1:19 por volume), seguido por trituração com cicloexano contendo uma pequena quantidade de éter dietilico para fornecer o 15 composto titulo como um sólido da cor de couro, 0,020 g.
NMR (DMSO-d6) : δ 2,55 (s, 3H) , 2,70 (s, 3H) , 4,25 (s, 2H), 4,80 (s, 2H), 6,70 (d, J = 8,6 Hz, 1H), 7,00 (d, J = 8,6 Hz, 2H) , 7,35 (d, J = 8,6 Hz, 2H) , 7,60 - 7,70 (m, 4H), 7,90 (d, J = 8,6 Hz, 2H), 12,55 (Br s, 1H).
MS: ESI (+ve) (Método A): 529 (M+H)+, tempo de retenção 12,4 min.
Exemplo 15: [8-cloro-3-(4-clorofenóxi)-2,4- dimetil quinolin-5-il] ácido acético
Uma mistura de [8-cloro-3-(4-clorofenóxi)-2,4- dimetil quinolin-5-ol (0,50 g), N-fenil trifluorometanossulfonimida (0,68 g), carbonato de potássio (0,62 g) e tetraidrofurano (3,0 mL) foi aquecida por 10 irradiação por microondas a 120°C por 20 minutos. A mistura foi diluida com diclorometano e essa solução foi lavada com água e solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia 15 de coluna em silica gel, eluindo com uma mistura de acetato de etila e pentano (1:9 por volume) para fornecer o composto titulo como um sólido amarelo, 0,36 g.
MS: ESI (+ve) (Método B) : 466 (M+H)+, tempo de retenção 5,1 min.
Preparação 15b: éster metilico de [8-cloro-3-(4- clorofenóxi)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de éster de ácido trifluorometanossulfônico [8-cloro-3-(4-clorofenóxi)-2,4- dimetil quinolin-5-il (0,20 g), terc-butil-(1-metóxi 25 vinilóxi) dimetil silano (0,40 g), acetato de sódio (0,044 g) , tris(dibenzilidenoacetona) dipaládio (0,020 g) e 1,1'- bis(difenil fosfino) ferroceno (0) (0,012 g) em N,N-dimetil formamida (5,0 mL) foi aquecida por irradiação por microondas a 120°C por 15 minutos. A mistura foi purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de pentano e diclorometano (9:1 a 0:1 por volume) 5 para fornecer o composto titulo como um óleo amarelo, 0,034 g-
MS: ESI (+ve) (Método B) : 390 (M+H)+, tempo de retenção 4,4 min.
Preparação 15c: [8-cloro-3- (4-clorofenóxi) -2,4- 10 dimetil quinolin-5-il] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- clorofenóxi)-2,4-dimetil quinolin-5-ilóxi] ácido acético (0,035 g), metanol (5,0 mL) e 5.0 M de solução de hidróxido de sódio aquosa (0,36 mL) foi agitada em temperatura 15 ambiente por 4 horas. O solvente foi removido sob pressão reduzida e o residuo purificado por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (30% a 95% de modificador orgânico) para fornecer o composto titulo como um sólido branco, 20 0,0050 g.
XH NMR (DMSO-d6): δ 2,45 (s, 3H) , 2,55 (s, 3H) , 4,25 (s, 2H) , 6,85 (d, J = 9,1 Hz, 2H) , 7,35 (d, J = 9,1 Hz, 2H) , 7,45 (d, J = 7,8 Hz, 1H) , 7,85 (d, J = 7,8 Hz, 1H) .
MS: ESI (+ve) (Método A): 376 (M+H)+, tempo de retenção 11,6 min.
MS: ESI (+ve) (Método B) : 376 (M+H)+, tempo de retenção 4,0 min.
Exemplo 16 e 17: [8-cloro-3-(4-clorobenzil)-4- etil-2-metilquinolin-5-ilóxi] ácido acético e [8-cloro-3- (4-clorobenzil)-2-etil-4-metil quinolin-5-ilóxi] ácido
Uma çolução de hexano-2,4-diona (5,7 g) em N,N- dimetil formamida (20 mL) foi adicionada em gotas durante urn periodo de 15 minutos a uma suspensão agitada de hidreto 15 de sódio (60 % em óleo, 2,2 g) em N,N-dimetil formamida (60 mL) a -5°C. A mistura foi agitada em temperatura ambiente por 30 minutos e então uma solução de l-bromometil-4- clorobenzeno (11 g) em N,N-dimetil formamida (20 mL) foi adicionada em gotas durante um periodo de 20 minutos. A 20 mistura resultante foi agitada em temperatura ambiente por 17 horas e então diluida com 1.0 M de ácido clorídrico aquoso (100 mL). A mistura foi extraida com éter dietilico e os extratos combinados, lavados com 1.0 M de ácido clorídrico aquoso e solução de cloreto de sódio aquosa 25 saturada e então seca sobre sulfato de magnésio. 0 solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de pentano e tolueno (1:1 a 1:2 a 0:1 por volume) forneceu o composto (55:45 mistura de tautômeros ceto-enol) 30 como um sólido branco, 2,6 g.
XH NMR (CDCI3) : δ 3 1.00 (t, J = 7.3 Hz, 3H) , 1.05 (t, J = 7.3 Hz, 3H), 2.05 (s, 3H), 2.15 (s, 3H), 2.25-2.50 (m, 4H), 3.05-3.25 (M, 2H) , 3.65 (s, 2H) , 3.95 (t, J = 7.5 Hz, 1H), 7.05-7.10 (m, 4H), 7.20-7.30 (m, 4H) .
Preparação 16b e 17a: 8-cloro-3-(4-clorobenzil)- 4-etil-2-metil quinolin-5-ol e 8-cloro-3-(4-clorobenzil)-2- 5 etil-4-metil quinolin-5-ol
Uma mistura de 3-amino-5-clorofenol (0,72 g) 3- (4-clorobenzil) hexano-2,4-diona (1,2 g) e monoidrato de ácido p-toluenossulfônico (0,10 g) foi aquecida a 160°C por 1,5 horas. A mistura foi resfriada à temperatura ambiente e 10 então purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de tolueno e diclorometano (2:1 a 3:2 a 1:1 a 2:3 a 1:2 a 1:4 a 0:1 por volume) para fornecer compostos de titulo, 0,25 g. MS: ESI (+ve) (Método B) : 346 (M+H)+, tempo de 15 retenção 3,6 e 3,9 min.
Preparação de 16C e 17b: éster metilico de [8- cloro-3-(4-clorobenzil)-4-etil-2-metil quinolin-5- ilóxi]ácido acético e éster metilico de [8-cloro-3-(4- clorobenzil)-2-etil-4-metil quinolin-5-ilóxi] ácido acético 20 Uma mistura de 8-cloro-3-(4-clorobenzil)-4-etil- 2-metil quinolin-5-ol e 8-cloro-3-(4-clorobenzil)-2-etil-4- metil quinolin-5-ol (0,25 g) , N,N-dimetil formamida (4,0 mL) , carbonato de potássio (0,12 g) e éster metilico de ácido bromo acético (0,12 g) foi agitada em temperatura 25 ambiente por 4 horas. A mistura foi diluida com acetato de etila e essa mistura foi lavada com solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer compostos titulo como um semi-sólido de cor de 30 mel, 0,26 g. MS: ESI (+ve) (Método B) : 418 (M+H)+, tempo de retenção 4,5 e 4,8 min.
Preparação 16d e 17c: [8-cloro-3-(4-clorobenzil)- w 4-etil~2-metil quinolin-5- ilóxi] ácido acético e [8-cloro- 4. 3-(4-clorobenzil)-2-etil-4-metil quinolin-5- ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- 5 clorobenzil)-4-etil-2-metil quinolin-5- ilóxi] ácido acético e éster metilico de [8-cloro-3-(4-clorobenzil)-2- etil-4-metil quinolin-5- ilóxi] ácido acético (0,26 g) , metanol (15 mL) , água (1,5 mL) e solução de hidróxido de litio aquosa saturada (1,5 mL) foi agitada em temperatura 10 ambiente por 3 horas. 0 pH da solução foi ajustado para 4 pela adição de ácido acético glacial e o metanol removido sob pressão reduzida. 0 precipitado resultante foi coletado por filtração e purificado por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de 15 acetonitrila em água (40% a 98% de modificador orgânico) para fornecer [8-cloro-3-(4-clorobenzil)-4-etil-2-metil quinolin-5- ilóxi] ácido acético como uma espuma amarela, 0,049 g e [8-cloro-3-(4-clorobenzil)-2-etil-4-metil quinolin-5- ilóxi] ácido acético como uma espuma amarela, 20 0,10 g. [8-cloro-3-(4-clorobenzil)-4-etil-2-metil quinolin-5- ilóxi] ácido acético
XH NMR (DMSO-d6) : Ô 1.15 (t, J = 7.3 Hz, 3H), 2.55 (s, 3H) , 3.55 (m, 2H), 4.30 (s, 2H), 4.90 (s, 2H), 6.95 (d, J = 8.6 25 Hz, 1H), 7.05 (d, J = 8.5 Hz, 2H), 7.35 (d, J = 8.5 Hz, 2H), 7.75 (d, J = 8.6 Hz, 1H), 13.05 (br s, 1H).
MS: ESI (+ve) (Método A) : 404 (M+H)+, tempo de retenção 11,7 min. [8-cloro-3-(4-clorobenzil)-2-etil-4-metil 30 quinolin-5- ilóxi] ácido acético
XH NMR (DMSO-d6): δ 1.25 (t, J =7.4 Hz, 3H), 2.80 (s, 3H), 2.90 (q, J = 7.4 Hz, 2H), 4.30 (s, 2H) , 4.85 (s, 2H) , 6.90 (d, J = 8.5 Hz, 1H), 7.05 (d, J = 8.5 Hz, 2H), 7.35 (d, J = 8.5 Hz, 2H), 7.75 (d, J = 8.5 Hz, 1H).
MS: ESI (+ve) (Método A): 404 (M+H)+, tempo de retenção 12,6 min.
Exemplo 18 e 19: [8-cloro-4-difluorometóxi-3-(4- fluorobenzil)-2-metil quinolin-5-ilóxi] ácido acético e [8- cloro-2-difluorometóxi-3-(4-fluorobenzil)-4-metil quinolin- 5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (11,2 g) em tetraidrofurano anidro (200 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,2 mL) e éster etílico de ácido 3-oxobutírico (12,7 mL) . A mistura foi aquecida a 20 15°C durante um período de 40 minutos e uma solução de 1- clorometil-4-fluorobenzeno (11,9 mL) em tetraidrofurano (40 mL) foi adicionada e a mistura resultante aquecida a 70°C por 20 horas. A mistura foi resfriada à temperatura ambiente, diluída com água e o tetraidrofurano removido sob 25 pressão reduzida. O resíduo foi extraído com acetato de etila e os extratos combinados lavados com água e solução de cloreto de sódio aquosa saturada e então seco sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o resíduo purificado por destilação sob pressão 30 reduzida (ponto de ebulição, 102-104°C a 0,42 mbar) para fornecer o composto como um óleo incolor, 12,4 g.
XH NMR (CDCI3) : δ 1.20 (t, J = 7.2 Hz, 3H) , 2.20 (s, 3H) , 3.15 (m, 2H), 3.75 (t, J = 7.6 Hz, 1H), 4.15 (m, 2H), 6.95- 7.00 (m, 2H), 7.10-7.15 (m, 2H).
Preparação 18b e 19b: éster metilico de [8-cloro- 5 3-(4-fluorobenzil)-2-metil-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético e éster metilico de [8-cloro-3-(4- fluorobenzil)-4-metil-2-oxo-l, 2-diidroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- 10 clorofenóxi) ácido acético (1,3 g) , éster etilico de 2—(4 — fluorobenzil)-ácido 3-oxobutirico (7,4 g) , ácido polif osfórico (15 g) e dioxano (8,0 mL) foi aquecida a 112°C por 5 horas. A mistura foi resfriada até a temperatura ambiente, diluida com água e extraida com 15 acetato de etila. Os extratos combinados foram lavados com água e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e metanol (19:1 por volume) para 20 fornecer os compostos titulo, 0,39 g.
XH NMR (CDCI3) : δ 2.75 (s, 6H) , 3.80 (s, 3H) , 3.85 (s, 3H) , 4.05 (s, 2H), 4.15 (s, 2H), 4.70 (s, 2H), 4.85 (s, 2H), 6.50-7.55 (m, 12), 9.00 (br s, 1H), 9.10 (br s, 1H).
Preparação 18c e 19c: éster metilico de [8-cloro- 25 4-difluorometóxi-3-(4-fluorobenzil)-2-metil quinolin-5- ilóxi] ácido acético e éster metilico de [8-cloro-2- difluorometóxi-3-(4-fluorobenzil)-4-metil quinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- 30 fluorobenzil)-2-metil-4-oxo-l, 4-diidroquinolin-5-ilóxi] ácido acético e éster metilico de [8-cloro-3-(4- fluorobenzil)-4-metil-2-oxo-l,2-diidroquinolin-5-ilóxi] ácido acético (0,39 g) , N,N-dimetil formamida (70 mL) , carbonato de potássio (0,41 g) e éster clorodifluorometil de ácido acético (0,22 mL) foi agitada a 80°C por 2 horas. A mistura foi diluida com água, extraida com acetato de etila e os extratos combinados secos sobre sulfato de 5 magnésio. O solvente foi removido sob pressão reduzida e o residue purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e acetato de etila (4:1 por volume) para fornecer os compostos titulos como uma mistura, 0,26 g.
NMR (CDC13): δ 2.65 (s, 3H) , 2.95 (s, 3H) , 3.80 (s, 3H) , 3.85 (s, 3H), 4.20 (s, 2H) , 4.35 (s, 2H), 4.75 (s, 2H), 4.85 (s, 2H), 6.60-8.05 (m, 14H).
Preparação 18d e 19d: [8-cloro-4-difluorometóxi- 3-(4-fluorobenzil)-2-metil quinolin-5-ilóxi] ácido acético 15 e [8-cloro-2-difluorometóxi-3-(4-fluorobenzil)-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-4- difluorometóxi-3-(4-fluorobenzil)-2-metil quinolin-5-ilóxi] ácido acético e éster metilico de [8-cloro-2- 20 difluorometóxi-3-(4-fluorobenzil)-4-metil quinolin-5-ilóxi] ácido acético (0,26 g) , metanol (5,0 mL) , água (3,0 mL) e solução de hidróxido de litio (0,13 g mL) , foi agitada em temperatura ambiente por 1 hora. A solução foi acidificada pela adição de ácido clorídrico, extraida com acetato de 25 etila e os extratos combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residue purificado por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água para fornecer [8-cloro-4-difluorometóxi-3-(4- 30 fluorobenzil)-2-metil quinolin-5-ilóxi] ácido acético como um sólido branco, 0,032 g e [8-cloro-2-difluorometóxi-3-(4- fluorobenzil)-4-metil quinolin-5-ilóxi] ácido acético como um sólido branco, 0,029 g. [8-cloro-4-difluorometóxi-3-(4-fluorobenzil0-2- metil quinolin-5-ilóxi] 'ácido acético
NMR (DMSO-dβ): δ 2.55 (s, 3H) , 4.30 (s, 2H), 4.90 (s, 2H), 7.05 (d, J = 8.6 Hz, 1H), 7.05-7.15 (m, 4H), 7.25 (t, 5 J = 75 Hz, 1H), 7.85 (d, J = 8.6 Hz, 1H), 13.50 (br s, 1H).
MS: ESI (+ve) (Método A): 426 (M+H)+, tempo de retenção 11,6 min. [8-cloro-2-difluorometóxi-3-(4-fluorobenzil)-4- metil quinolin-5-ilóxi] ácido acético
XH NMR (DMSO-d6): δ 2.90 (s, 3H) , 4.20 (s, 2H), 4.85 (s, 2H), 7.00 (d, J = 8.7 Hz, 1H), 7.00-7.25 (m, 4H), 7.80 (d, J = 8.7 Hz, 1H), 7.90 (t, J = 72 Hz, 1H), 13.20 (br s, 1H).
MS: ESI (+ve) (Método A): 426 (M+H)+, tempo de retenção 12,6 min.
Exemplo 20: [8-cloro-3-(4-metanossulfonil benzila)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma solução de pentano-2,4-diona (4,4 g) em N,N- dimetil formamida (10 mL) foi adicionada em gotas durante um periodo de 15 minutos a uma suspensão agitada de hidretp de sódio (60 % em óleo, 1,7 g) em N,N-dimetil formamida (50 30 mL) a -5°C. A mistura foi aquecida à temperatura ambiente durante 20 minutos e uma solução de l-bromometil-4- metanossulfonil benzeno (10 g) em N,N-dimetil formamida (20 mL) foi adicionada em gotas durante um periodo de 10 minutos. A mistura resultante foi agitada em temperatura r por 17 horas e então diluida com 1.0 M de ácido cloridrico aquoso (100 mL). A mistura resultante foi extraida com uma mistura de éter dietilico e acetato de etila (1:1 por 5 volume) e os extratos combinados lavados com uma solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano 10 e acetato de etila (2:1 a 1:2 por volume) forneceu composto titulo como uma goma incolor, 3,7 g.
XH NMR (CDCI3) : δ 2.05 (s, 6H), 2.15 (s, 6H), 3.00 (s, 3H) , 3.05 (s, 3H), 3.25 (d, J = 7.3 Hz, 2H) , 3.75 (s, 2H) , 4.00 (t, J = 7.3 Hz, 1H), 7.35-7.40 (m, 4H), 7.85-7.90 (m, 4H).
Preparação 20b: 8-cloro-3-(4-metanossulfonil benzila)-2,4-dimetilquinolin-5-ol
Uma mistura de 3-amino-4-clorofenol (0,36 g) , 3- (4-metanossulfonil benzila) pentano-2,4-diona (0,5 g) e monoidrato de ácido p-toluenossulfônico (0,05 g) foi 20 aquecida a 160°C por 2,5 horas. A mistura foi resfriada à temperatura ambiente e purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (50:1 a 2:1 por volume) para fornecer o composto titulo 7:10 de mistura de 25 tautômeros ceto-enol) como um sólido beije, 0,32 g.
MS: ESI (+ve) (Método B) : 376 (M+H)+, tempo de retenção 2,5 min.
Preparação 20c: éster metilico de [8-cloro-3-(4- metanossulfonil benzila)-2,4-dimetil quinolin-5-ilóxi] 30 ácido acético
Uma mistura de 8-cloro-3-(4-metanossulfonil benzila)-2,4-dimetil quinolin-5-ol (0,31 g) , N,N-dimetil formamida (5,0 mL), carbonato de potássio (0,46 g) e éster T S*J dk metilico de ácido bromoacético (0,35 g) foi agitada em temperatura ambiente por 17 horas. A mistura foi diluida com acetato de etila e essa solução lavada com água e solução de cloreto de sódio aquosa saturada e então seca 5 sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de tolueno, diclorometano e acetato de etila (1:1:0 a 0:1:0 e 0:1:1 por volume) forneceu o composto titulo como um sólido 10 branco, 0,20 g.
NMR (DMSO-d6) : δ 2.60 (s, 3H) , 2.80 (s, 3H), 3.20 (s, 3H), 3.70 (s, 3H), 4.45 (s, 2H) , 5.00 (s, 2H) , 6.95 (d, J = 8.7 Hz, 1H), 7.30 (d, J = 8.3 Hz, 2H), 7.75 (d, J = 8.7 Hz, 1H), 7.85 (d, J = 8.3 Hz, 2H).
MS: ESI (+ve) (Método B) : 448 (M+H)+, tempo de retenção 3,4 min.
Preparação 20d: [8-cloro-3-(4- metanossulfonilbenzil)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- metanossulfonil benzila)-2,4-dimetil quinolin-5-ilóxi]- ácido acético (0,11 g) , metanol (5,0 mL) , água (1,0 mL) e solução de hidróxido de litio aquosa saturada (0,5 mL) foi agitada em temperatura ambiente por 3 dias. O pH da solução 25 foi ajustado para 4 pela adição de ácido acético glacial e o metanol removido sob pressão reduzida. O precipitado resultante foi coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido branco, 0,08 g.
XH NMR (DMSO-d6): δ 2.60 (s, 3H) , 2.85 (s, 3H) , 3.15 (s, 3H), 4.30 (s, 2H), 4.40 (s, 2H), 6.75 (d, J = 8.5 Hz, 1H), 7.30 (d, J = 8.3 Hz, 2H), 7.65 (d, J = 8.5 Hz, 1H), 7.85 (d, J = 8.3 Hz, 2H).
MS: ESI (+ve) (Método A): 434 (M+H)+, tempo de retenção 8,1 min.
MS: ESI (+ve) (Método B) : 434 (M+H)+, tempo de retenção 2,8 min.
Exemplo 21: [8-cloro-3-(4-clorobenzenossulfonil)- 2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de 3-amino-4-clorofenol (5,0 g) , 3- (4-clorofenil sulfanil) pentano-2,4-diona (8,4 g) , monoidrato de ácido p-toluenossulfônico (3,20 g) e tolueno (150 mL) foi aquecida a refluxo por 2 dias. A mistura foi resfriada até a temperatura ambiente e o solvente removido 20 sob pressão reduzida. O residue foi resfriado à temperatura ambiente e o solvente removido sob pressão reduzida. O residue foi dissolvido em acetato de etila, lavado com água e solução de cloreto de sódio aquosa saturada e seco sobre sulfato de magnésio. O solvente foi removido sob pressão 25 reduzida e purificação do residue por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e cicloexano (1:9 por volume) forneceu o composto titulo como um sólido amarelo pálido, 0,99 g.
NMR (DMSO-d6): δ 2.70 (s, 3H) , 3.05 (s, 3H), 6.95 (d, J 30 = 8.4 Hz, 1H), 7.00 (d, J = 8.4 Hz, 2H), 7.35 (d, J = 8.4 Hz, 2H), 7.75 (d, J = 8.4 Hz, 1H).
MS: ESI (+ve) (Método B) : 350 (M+H)+, tempo de retenção 4,5 min.
Preparação 21b: éster metilico de [8-cloro-3-(4- clorofenil sulfanil)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de 8-cloro-3-(4-clorofenil sulfanil)- 2,4-dimetil quinolin-5-ol (0,99 g) , N,N-dimetil formamida (40 mL) , carbonato de potássio (0,60 g) , e éster metilico de ácido bromoacético (0,32 mL) foi agitada em temperatura ambiente por 24 horas. 0 solvente foi removido sob pressão reduzida e o residuo diluido com água e essa mistura foi extraida com acetato de etila. Os extratos combinados foram lavados com água e solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:9 por volume) forneceu o composto titulo como um sólido branco, 0,26 g.
NMR (CDCI3) : δ 2.85 (s, 3H), 3.20 (s, 3H), 3.80 (s, 3H) , 4.76 (s, 2H), 6.70 (d, J = 8.4 Hz, 1H), 6.90 (d, J = 8.9 Hz, 2H), 7.15 (d, J = 8.9 Hz, 2H), 7.70 (d, J = 8.4 Hz, 1H) .
MS: ESI (+ve) (Método B) : 421 (M+H)+, tempo de retenção 4,2 min.
Preparação 21c: éster metilico de [8-cloro-3-[4- clorobenzenossulfonil)-2,4-dimetil quinolin-5-ilóxi] ácido acético e éster metilico de [8-cloro-3-(4- clorobenzenossulfonil)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- cloro fenil sulfanila)-2,4-dimetil quinolin-5-ilóxi] ácido acético (0,050 g), ácido 3-cloroperóxi benzóico (0,040 g) e clorofórmio foi agitada em temperatura ambiente por 2 horas. Após evaporação de solventes a mistura foi purificada por cromatografia de coluna em silica gel, To eluindo com uma mistura de diclorometano e metanol (99:1 por volume) para fornecer éster metilico de [8-cloro-3-(4- clorobenzenossulfonil)-2,4-dimetil quinolin-5-ilóxi] ácido acético como um sólido branco, 0,020 g e éster metilico de 5 [8-cloro-3-(4-clorobenzenossulfinil)-2,4-dimetil quinolin- 5-ilóxi] ácido acético como um sólido creme, 0,056 g.
Éster metilico de [8-cloro-3-(4- clorobenzenossulfonil)-2,4-dimetil quinolin-5-ilóxi] ácido acético 10 MS: ESI (+ve) (Método B) : 454 (M+H)+, tempo de retenção 4,3 min.
Éster metilico de [8-cloro-3-(4- clorobenzenossulfinil)-2,4-dimetil quinolin-5-ilóxi] ácido acético 15 MS: ESI (+ve) (Método B) : 438 (M+H)+, tempo de retenção 4,1 min.
Preparação 21d: [8-cloro-3-(4- clorobenzenossulfonil)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorobenzenossulfonil)-2,4-dimetil quinolin-5- ilóxi] ácido acético (0,020 g) , metanol (3,0 mL) e 1.0 M solução de hidróxido de sódio aquosa (0,22 mL) foi agitada em temperatura ambiente por 3 horas. O pH da solução foi 25 ajustado para 5 pela adição de ácido fórmico e o solvente removido sob pressão reduzida. Purificação do residuo por HPLC de fase reversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água forneceu o composto titulo como um sólido amarelo pálido, 0,0025 g.
NMR (DMSO-d6) : 8 3.00 (s, 3H) , 3.10 (s, 3H) , 4.65 (s, 2H) , 6.90 (d, J = 8.9 Hz, 1H) , 7.60 (d, J = 8.5 Hz, 2H) , 7.80 (d, J = 8.9 Hz, 1H) , 7.85 (d, J = 8.5 Hz, 2H), 8.25 (br s, 1H).
MS: ESI (+ve) (Método A): 440 (M+H)+, tempo de retenção 11,4 min.
Exemplo 22: [8-cloro-3-(4-clorobenzenossulfinil)- 2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- 15 clorobenzenossulfinil)-2,4-dimetil quinolin-5-ilóxi] ácido acético (0,050 g) , metanol (3,0 mL) e 1.0 M de solução de hidróxido de sódio aquosa (0,57 mL) foi agitada em temperatura ambiente por 3 horas. O pH da mistura foi ajustado para 5 pela adição de ácido fórmico e o solvente 20 removido sob pressão reduzida. Purificação do residue por HPLC de fase reversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água forneceu o composto titulo como um sólido amarelo pálido, 0,029 g. XH NMR (DMSO-d6) : δ 2.65 (s, 3H) , 3.30 (s, 3H), 4.85 (s, 25 2H), 7.00 (d, J = 8.7 Hz; 1H) , 7.50 (d, J = 8.3 Hz, 2H), 7.55 (d, J = 8.3 Hz, 2H), 7.80 (d, J = 8.7 Hz, 1H).
MS: ESI (+ve) (Método A): 424 (M+H)+, tempo de retenção 10,6 min.
Exemplo 23: 8-cloro-3-(4-clorobenzil)-2,4- dimetil-5-(lH-tetrazol-5-il metóxi) quinolina
Um mistura de 8-cloro-3-(4-clorobenzil)-2, 4- dimetil quinolin-5-ol (0,80 g) , N,N-dimetil formamida (10 mL) , carbonato de potássio (1,0 g) e bromoacetonitrila (0,25 mL) foi agitada em temperatura ambiente por 2 horas. A mistura foi diluida com acetato de etila e essa mistura 10 foi lavada com água e solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer composto titulo como um sólido marrom claro, 0,90 g.
NMR (DMSO-d6): δ 2.60 (s, 3H) , 2.75 (s, 3H) , 15 4.30 (s, 2H), 5.35 (s, 2H) , 7.05 (d, J = 8.3 Hz, 2H) , 7.15 (d, J = 8.7 Hz, 1H), 7.35 (d, J = 7.3 Hz, 2H), 7.85 (d, J = 8.7 Hz, 1H).
MS: ESI (+ve) (Método B) : 371 (M+H)+, tempo de retenção 4,3 min.
Preparação 23b: 8-cloro-3-(4-clorobenzil)-2,4- dimetil-5-(lH-tetrazol-5-ilmetóxi) quinolina
Uma mistura de [8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ilóxi] acetonitrila (0,10 g) , azida de sódio (0,026 g) , cloreto de amónio (0,022 g) e N,N-dimetil 25 formamida (1,5 mL) foi aquecida por irradiação por microondas a 100°C por 45 minutos. A mistura foi diluida com acetato de,etila (20 mL) e solução de cloreto de sódio aquosa saturada (20 mL) . O precipitado resultante foi coletado por filtração, lavado com água e acetato de etila e seco para fornecer composto titulo como um sólido branco, 0,14 g.
NMR (DMSO-d6): δ 2.55 (s, 3H) , 2.70 (s, 3H), 4.25 (s, 2H), 5.30 (s, 2H), 7.05 (d, J = 8.4 Hz, 2H), 7.30 (d, J = 8.4 Hz, 1H), 7.35 (d, J = 8.4 Hz, 2H), 7.75 (d, J = 8.4 Hz, 1H) .
MS: ESI (+ve) (Método B) : 414 (M+H)+, tempo de 10 retenção 11,0 min.
Exemplo 24: [8-cloro-3-(4-clorofenil sulfanil)-4- difluorometóxi-2-metil-quinolin-5-ilóxi] ácido acético
A uma solução de éster metilico de 2-cloro-ácido 3-oxobutirico (3,5 g) e 4-clorobenzenotiol (4,1 g) em diclorometano (60 mL) a 0°C foi adicionado trietil amina (4,0 mL) . A mistura foi aquecida à temperatura ambiente e então agitada nessa temperatura por 3 dias. O solvente foi 25 removido sob pressão reduzida e o residuo diluido com acetato de etila e essa mistura foi lavada com solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica 30 gel, eluindo com uma mistura de acetato de etila e cicloexano (1:4 por volume) para fornecer o composto titulo como um sólido ceroso, 7,2 g.
XH NMR (CDCI3) : δ 2.35 (s, 3H), 3.75 (s, 3H) , 7.05 (d, J = 8.7 Hz, 2H) , 7.25 (d, J = 8.7 Hz, 2H).
Preparação 24b: éster metilico de [8-cloro-3-(4- clorofenil sulfanila)-2-metil-4-oxo-l,4-diidroquinolin-5- 5 ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- clorofenóxi) ácido acético (2,1 g), éster metilico de 2—(4— clorofenil sulfanil)-ácido 3-oxobutirico (2,5 g) , ácido polifosfórico (10 g) e dioxano (30 mL) foi tratada a 130°C 10 por 2 dias. A mistura foi resfriada até a temperatura ambiente e o solvente removido sob pressão reduzida. O residue foi diluido com água e o precipitado resultante coletado por filtração, lavado com água e diclorometano e seco para fornecer composto titulo, 1,6 g.
MS: ESI (+ve) (Método B) : 424 (M+H)+, tempo de retenção 3,4 min.
Preparação 24c: éster metilico de [8-cloro-3-(4- clorofenil sulfanil)-4-difluorometóxi-2-metil quinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- clorofenil sulfanil)-2-metil-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético (0,26 g) , N,N-dimetil formamida (5,0 mL) , carbonato de potássio (0,25 g) e éster clorodifluorometil de ácido acético (0,13 mL) foi agitada a 25 80°C por 17 horas. A mistura foi diluida com água e extraida com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residue purificado por cromatografia 30 de coluna em silica gel, eluindo com uma mistura de diclorometano e cicloexano (7:3 por volume) para fornecer o composto titulo, 0,044 g.
MS: ESI (+ve) (Método B) : 474 (M+H)+, tempo de retenção 4,5 min.
Preparação 24d: [8-cloro-3-(4-clorofenil sulfanil)-4-difluorometóxi-2-metil-quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorofenil sulfanil)-4-difluorometóxi-2-metil quinolin-5- ilóxi] ácido acético (0,044 g), tetraidrofurano (3,0 mL) e 1.0 M de solução de hidróxido de sódio aquosa (0,15 mL) foi agitada em temperatura ambiente por 1 hora. A solução foi 10 acidificada pela adição de 1.0 M de ácido clorídrico aquoso e o solvente removido sob pressão reduzida. O residuo foi diluido com acetato de etila e essa mistura lavada com água e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o sólido resultante lavado 15 com diclorometano e seco para fornecer o composto titulo, 0,024 g.
ΣHNMR (DMSO-d6): δ 2.65 (s, 3H) , 4.90 (s, 2H) , 7.05-7.15 (m, 3H), 7.30 (t, J = 74 Hz, 1H) , 7.35 (d, J = 8.6 Hz, 2H), 7.95 (d, J = 8.9 Hz, 1H), 13.5 (br s, 1H).
MS: ESI (+ve) (Método A): 460 (M+H)+, tempo de retenção 12,7 min.
Exemplo 25: [8-cloro-3-(4-clorobenzil)-4- difluorometóxi-2-metil quinolin-5-il] ácido acético
Uma mistura de éster metilico (3-amino-4- clorofenil) ácido acético (1,0 g) , éster etilico de 2—(4 — clorobenzil)-ácido 3-oxobutirico (1,3 g), ácido polifosfórico (5 mL) e dioxano (10 mL) foi aquecida a 130°C por 1,5 horas. A mistura foi diluida com água e o pH dessa solução ajustado para 3 pela adição de acetato de sódio. O precipitado resultante foi coletado por filtração e purificado por cromatografia de coluna em silica gel, 5 eluindo com uma mistura de diclorometano, acetato de etila e metanol (1:0:0 a 10:1:0 a 1:1:0 a 20:0:1 e 0:0:1 por volume) para fornecer o composto titulo, 0,60 g.
XH NMR (DMSO-d6): δ 2.40 (s, 3H), 3.35 (s, 3H), 3.90 (s, 2H), 4.10 (s, 2H), 7.00 (d, J = 7.9 Hz, 1H) , 7.20 (d, J = 10 8.5 Hz, 2H), 7.25 (d, J = 8.5 Hz, 2H), 7.65 (d, J = 7.9 Hz, 1H), 10.35 (br s, 1H).
MS: ESI (+ve) (Método B) : 376 (M+H)+, tempo de retenção 3,6 min.
Preparação 25b: [8-cloro-3-(4-clorobenzil)-4- 15 difluorometóxi-2-metil quinolin-5-il] ácido acético
Uma mistura de [8-cloro-3-(4-clorobenzil)-i- metil-4-oxo-l,4-diidroquinolin-5-il] ácido acético (0,45 g), brometo de tetraetil amónio (0,025 g), 7.5 M solução de hidróxido de sódio aquosa (1,6 mL) e dioxano (25 mL) foi 20 aquecida a 80°C e então clorodifluorometano foi borbulhado através dessa solução por 30 minutos. A mistura foi resfriada à temperatura ambiente e o pH da solução ajustado para 5 pela adição de ácido acético glacial. A mistura foi extraida com acetato de etila e os extratos combinados 25 lavados com solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de sódio. O solvente foi removido sob pressão reduzida e purificação do residuo por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (40% a 95% de modificador 30 orgânico) forneceu o composto titulo como um sólido quase branco, 0,003 g.
XH NMR (DMSO-d6): δ 2.40 (s, 3H) , 3.85 (s, 2H), 4.05 (s, 2H), 7.15 (d, J = 8.4 Hz, 2H), 7.30 (d, J = 8.4 Hz, 2H), 7.35 (d, J = 8.1 Hz, 1H) , 7.65 (t, J = 57 Hz, 1H), 7.85 (d, J = 8.1 Hz, 1H), 12.10 (br s,lH).
MS: ESI (+ve) (Método A): 426 (M+H)+, tempo de retenção 11,8 min.
MS: ESI (+ve) (Método B) : 426 (M+H)+, tempo de retenção 3,9 min.
Exemplo 26: [8-cloro-4-difluorometóxi-3-(4- metanossulfonil benzila)-2-metil quinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (4,5 g) em tetraidrofurano anidro (70 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,2 mL) e éster etilico de ácido 3-oxobutirico (5,2 g) . Após agitar a 15°C por 15 minutos uma solução de l-bromometil-4-metanossulfonil benzeno (10 g) em tetraidrofurano (30 mL) foi adicionada e a mistura resultante aquecida a 70°C por 17 horas. A mistura foi diluida com solução de ácido citrico aquosa saturada (20 mL) e extraida com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residue purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de pentano e diclorometano (2:1 a 0:1 por volume) para fornecer o composto titulo como uma goma, 3,5 g.
ΣH NMR (CDCI3) : δ 1.20 (t, J = 6.5 Hz, 3H), 2.25 (s, 3H) , 3.05 (s, 3H), 3.25 (m, 2H), 3.85 (t, J = 7.6 Hz, 1H), 4.10- 4.25 (m, 2H), 7.40 (d, J = 8.4 Hz, 2H), 7.85 (d, J = 8.4 5 Hz, 2H).
Preparação 26b: éster metilico de [8-cloro-3-(4- metanossulfonil benzila)-2-metil-4-oxo-l,4-diidroquinolin- 5-ilóxi] ácido acético
Uma mistura de éster etilico de (3-amino-4- 10 clorofenóxi) ácido acético (0,54 g), éster etilico de 2-(4- metanossulfonil benzil)- ácido 3-oxobutirico (0,75 g), ácido polifosfórico (2,5 mL) e dioxano (10 mL) foi aquecida a 130°C por 20 horas. A mistura foi diluida com água e o pH dessa solução foi ajustado para 3 pela adição de acetato de 15 sódio. O precipitado resultante foi coletado por filtração e seco para fornecer o composto titulo como um sólido branco, 1,0 g.
XH NMR (DMSO-d6): δ 2.45 (s, 3H) , 3.15 (s, 3H), 3.70 (s, 3H), 3.95 (s, 2H), 4.85 (s, 2H), 6.70 (d, J = 8.1 Hz, 1H), 20 7.45 (d, J = 8.1 Hz, 2H), 7.65 (d, J = 8.1 Hz, 1H), 7.80 (d, J = 8.1 Hz, 2H), 10.15 (br s,lH).
MS: ESI (+ve) (Método B) : 450 (M+H)+, tempo de retenção 2,7 min.
Preparação 26c: éster metilico de [8-cloro-4- 25 difluorometóxi-3-(4-metanossulfonil benzila)-2-metil quinolin-5-ilóxi] ácido acético
Uma mistura agitada de éster metilico de [8- cloro-3-(4-metanossulfonil benzila)-2-metila-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético (0,40 g), N,N-dimetil 30 formamida (15 mL) e carbonato de potássio (0,37 g) foi resfriada a -80°C e clorodifluorometano foi borbulhada através dessa solução por 30 minutos. O frasco foi vedado e a mistura resultante aquecida até a temperatura ambiente durante 30 minutos e então agitada nessa temperatura por 3 dias e a seguir a 50°C por 6 horas. O clorodifluorometano em excesso foi deixado evaporar e o residuo diluido com acetato de etila. A mistura foi lavada com água e solução 5 de cloreto de sódio aquosa saturada e seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 e 1:2 por volume) para fornecer o composto 10 titulo como uma goma incolor, 0,41 g.
NMR (DMSO-CJ6) : δ 2.65 (s, 3H), 3.00 (s, 3H) , 3.85 (s, 3H), 4.50 (s, 2H), 4.85 (s,. 2H), 6.75 (d, J = 8.3 Hz, 1H), 7.00 (t, J = 75 Hz, 1H), 7.30 (d, J = 8.3 Hz, 2H), 7.75 (d, J = 8.3 Hz, 1H), 7.85 (d, J = 8.3 Hz, 2H).
MS: ESI (+ve) (Método B) : 500 (M+H)+, tempo de retenção 3,6 min.
Preparação 26d: [8-cloro-4-difluorometóxi-3-(4- metanossulfonil benzila)-2-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-4- difluorometóxi-3-(4-metanossulfonil benzila)-2-metil quinolin-5-ilóxi] ácido acético (0,13 g) , metanol (20 mL) , solução de hidróxido de litio aquosa saturada (1,0 mL) e água (2,0 mL) foi agitada em temperatura ambiente por 45 25 minutos. O pH da solução foi ajustado para 5 pela adição de ácido acético glacial e o metanol removido sob pressão reduzida. O precipitado resultante foi coletado por filtração e purificado por HPLC de fase inversa preparativa utilizando um gradiente durante 45 minutos de acetonitrila 30 em água (10% a 95% de modificador orgânico) para fornecer o composto titulo como um sólido amarelo pálido, 0,014 g.
XH NMR (DMSO-d6) : δ 2.55 (s, 3H) , 3.15 (s, 3H) , 4.45 (s, 2H), 4.95 (s, 2H), 7.05 (d, J = 8.6 Hz, 2H), 7.25 (t, J = 75 Hz, 1H), 7.35 (d, J = 8.4 Hz, 2H), 7.85 (d, J = 8.4 Hz, 2H), 7.90 (d, J = 8.6 Hz, 1H) , 13.35 (br s, 1H).
MS: ESI (+ve) (Método A): 486 (M+H)+, tempo de retenção 9,6 min.
MS: ESI (+ve) (Método B) : 486 (M+H)+, tempo de retenção 3,6 min.
Exemplo 27: [3-(4-clorobenzil)-4-difluorometóxi- 8-flúor-2-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenóxi) ácido acético (0,50 g) , éster etilico de 2- (4-clorobenzil)-ácido 3-oxobutirico (7,4 g) e ácido 20 polifosfórico (1,1 g) foi aquecida a 130°C por 2 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraída com acetato de etila. Os extratos combinados foram lavados com água e secos sobre sulfato de sódio. O solvente foi removido sob pressão reduzida e o 25 resíduo purificado por cromatografia de coluna em sílica gel, eluindo com uma mistura de diclorometano e metanol (19:1 por volume) para fornecer o composto título, 0,29 g. XH NMR (CDCI3) : δ 2.60 (s, 3H) , 3.90 (s, 3H) , 4.10 (s, 2H) , 4.80 (s, 2H), 6.60 (dd, J = 3.6, 8.7 Hz, 1H), 7.15-7.25 (m, 30 5H) .
Preparação 27b: éster metilico de [3—(4— clorobenzil)-4-difluorometóxi-8-flúor-2-metil quinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de [3—(4 — clorobenzil)-8-flúor-2-metil-4-oxo-l, 4-diidroquinolin-5- ilóxi] ácido acético (0,29 g) , N,N-dimetil formamida (10 mL) , carbonato de potássio (0,62 g) e éster 5 clorodifluorometil de ácido acético (0,31 mL) foi agitada a 70°C por 17 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de sódio e o solvente removido sob pressão reduzida. A purificação do 10 residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e acetato de etila (4:1 por volume) forneceu composto titulo, 0,18 g.
MS: ESI (+ve) (Método B) : 439 (M+H)+, tempo de retenção 4,1 min.
Preparação 27c: [3-(4-clorobenzil)-4- difluorometóxi-8-flúor-2-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [3-(4- clorobenzil)-4-difluorometóxi-8-flúor-2-metil quinolin-6- 20 ilóxi] ácido acético (0,18 g) , metanol (3,5 mL), água (2,0 mL) , tetraidrofurano (3,5 mL) e solução de hidróxido de litio (0,036 g) foi agitada em temperatura ambiente por 30 minutos. A solução foi acidificada pela adição de 1.0 M de ácido cloridrico aquoso, extraido com acetato de etila e os 25 extratos combinados secos sobre sulfato de sódio. 0 solvente foi removido sob pressão reduzida e purificação do residuo por HPLC de fase inversa preparativa, utilizando um gradiente durante 30 minutos de acetonitrila em água, forneceu o composto titulo como um sólido amarelo, 0,088 g.
NMR (DMSO-d6): δ 2.50 (s, 3H), 4.30 (s, 2H), 4.90 (s, 2H), 7.00 (dd, J = 3.7, 8.8 Hz, 1H), 7.10 (d, J = 8.5 Hz, 2H), 7.25 (t, J = 75 Hz, 1H), 7.35 (d, J = 8.5Hz, 2H), 7.50 (dd, J = 8.8,10.2 Hz, 1H), 13.35 (br s, 1H).
MS: ESI (+ve) (Método A): 425 (M+H)+, tempo de retenção 11,2 min.
Exemplo 28: [8-cloro-3-(4-metanossulfonilbenzila] 2,4-dimetil quinolin-5-il] ácido acético
Uma mistura de 3-amino-4-clorofenol (1,0 g) , 3- (4-metanossulfonil benzila) pentano-2,4-diona (0,53 g), 15 ácido metanossulfônico (3 gotas) e tolueno (20 mL) foi aquecida em refluxo por 3 horas. A mistura foi resfriada à temperatura ambiente e o solvente removido sob pressão reduzida. O residuo foi diluido com acetato de etila e então lavado com água e solução de cloreto de sódio aquosa 20 saturada e seco sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e metanol (1:0 a 99:1 por volume) forneceu o composto titulo como um sólido amarelo pálido, 25 0,32 g.
MS: ESI (+ve) (Método B) : 376 (M+H)+, tempo de retenção 2,5 min.
Preparação 28b: éster de ácido trifluorometanossulfônico 8-cloro-3-(4-metanossulfonil 30 benzila)-2,4-dimetil quinolina-5-ila
Uma mistura de 8-cloro-3-(4-metanossulfonil benzila)-2,4-dimetil quinolina-5-ol (0,10 g) , N-fenil trifluorometanossulfonimida (0,11 g), carbonato de potássio Í7 $ (0,11 g) e tetraidrofurano (3,0 mL) foi aquecida por irradiação de microondas a 130°C por 5 minutos. A mistura foi filtrada e o filtrado concentrado sob pressão reduzida. A purificação do residuo por cromatografia de coluna em 5 silica gel, eluindo com diclorometano forneceu o composto titulo como um sólido creme, 0,11 g.
MS: ESI (+ve) (Método B) : 508 (M+H)+, tempo de retenção 4,1 min.
Preparação 28c: éster metilico de [8-cloro-3-(4- 10 metanossulfonil benzila)-2,4-dimetil quinolin-5-il] ácido acético
Uma mistura de éster de ácido trifluorometanossulfônico 8-cloro-3-(4-metanossulfonil benzila)-2,4-dimetil quinolina-5-ila (0,11 g), l-(terc- 15 butil dimetil sililóxi)-1-metóxi eteno (0,22 mL) , acetato de sódio (0,019 g), bis(dibenzildeneacetona) paládio (0,006 g) e 1,1'-bis(difenil fosfino) ferroceno (0) (0,006 g) em N,N-dimetil formamida (1,0 mL) foi aquecida por irradiação por microondas a 120°C por 20 minutos. A mistura foi 20 diluida com acetato de etila e essa solução foi lavada com solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de 25 diclorometano e metanol (1:0 a 99:1 por volume) forneceu o composto titulo como um óleo marrom, 0,050 g.
MS: ESI (+ve) (Método B) : 431 (M+H)+, tempo de retenção 3,3 min
Preparação 28d: [8-cloro-3-(4-metanossulfonil 30 benzila)-2,4-dimetil quinolin-5-il] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- metanossulfonil benzila)-2,4-dimetil quinolin-5-il] ácido acético (0,050 g) , metanol (3,0 mL) e 1.0 M de solução de te & hidróxido de sódio aquosa (0,63 mL) foi agitada em temperatura ambiente por 18 horas. O pH da solução foi ajustado para 5 pela adição de ácido fórmico e o solvente removido sob pressão reduzida. A purificação do residuo por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (30% a 70% de modificador orgânico) forneceu o composto titulo como um sólido branco, 0,0060 g.
NMR (CD3OD) : δ 2.65 (s, 3H) , 2.70 (s, 3H), 3.10 (s, 3H), 4.25 (s, 2H), 4.45 (s, 2H), 7.30 (d, J = 8.6 Hz, 2H), 7.35 (d, J = 7.7 Hz, 1H), 7.75 (d, J = 7.7 Hz, 1H), 7.85 (d, J - 8.6 Hz, 2H) .
MS: ESI (+ve) (Método B) : 418 (M+H)+, tempo de retenção 8,1 min
Exemplo 29: [8-cloro-4-difluorometóxi-2-etila-3- (4- metanossulfonilbenzila)- quinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (3,9 g) em tetraidrofurano anidro (60 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,15 mL) e éster etilico de ácido 3-oxopentanóico (5,0 g) . A mistura foi aquecida à temperatura ambiente e após 30 minutos uma solução de 1- bromometil-4-metanossulfonil benzeno (8,6 g) em tetraidrofurano (20 mL) foi adicionada e a mistura resultante aquecida a 70°C por 17 horas. A mistura foi resfriada à temperatura ambiente e diluida com água (20 mL) e essa mistura foi extraida com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo 5 purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 4:1 por volume) para fornecer o composto titulo como um sólido branco, 3,6 g.
MS: ESI (+ve) (Método B) : 313 (M+H)+, tempo de 10 retenção 3,2 min
Preparação 29b: éster metilico de [8-cloro-2- etil-3-(4-metaηossulfonil benzil)-4-oxo-l,4-diidroquinolin- 5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- 15 clorofenóxi) ácido acético (0,54 g), éster etilico de 2-(4- metanossulfonil benzila)-ácido 3-oxopentanóico (0,78 g), ácido polifosfórico (2,5 mL) e dioxano (10 mL) foi aquecida a 130°C por 17 horas. A mistura foi diluida com água (100 mL) e o pH dessa solução ajustado em 4 pela adição de 20 acetato de sódio. A mistura foi extraida com acetato de etila e os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer o composto titulo como um sólido de cor de mel, 25 1,2 g.
MS: ESI (+ve) (Método B) : 462 (M+H)+, tempo de retenção 2,9 min
Preparação 29c: éster metilico de [8-cloro-4- difluorometóxi-2-etil-3-(4-metanossulfonil benzila) 30 quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-2-etil- 3-(4-metanossulfonil benzila)-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético (1,2 g), N,N-dimetil formamida (15 mL) e carbonato de potássio (1,1 g) foi resfriada a -80°C e clorodifluorometano foi borbulhado através dessa solução por 30 minutos. 0 frasco foi vedado e a mistura resultante . aquecida à temperatura ambiente durante 30 minutos e então 5 aquecida a 50°C por 17 horas. 0 clorodifluorometano em • excesso foi deixado evaporar e o residuo diluido com acetato de etila e essa mistura foi lavada com solução de cloreto de sódio aquosa saturada e então seco sobre sulfato de magnésio. 0 solvente foi removido sob pressão reduzida e 10 o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 4:1 por volume) para fornecer o composto titulo como uma goma clara, 0,27 g.
MS: ESI (+ve) (Método B) : 514 (M+H)+, tempo de 15 retenção 3,9 min
Preparação 29d: [8-cloro-4-difluorometóxi-2-etil- 3-(4-metanossulfonil benzila) quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-4- 20 difluorometóxi-2-etila-3-(4-metanossulfonil benzila) quinolin-5-ilóxi] ácido acético (0,10 g) , metanol (5,0 mL), água (1,0 mL) e solução de hidróxido de litio aquosa saturada (0,5 mL) foi agitada em temperatura ambiente por 45 minutos. 0 pH da solução foi ajustado para 5 pela adição 25 de ácido acético glacial e o metanol removido sob pressão reduzida. O residuo foi diluido com água (2,0 mL) e o precipitado resultante coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido branco, 0,075 g.
XH NMR (DMSO-dβ): δ 1.25 (t, J = 7.2 Hz, 3H), 2.85 (q, J = 7.2 Hz, 2H), 3.15 (s, 3H), 4.40 (s, 2H), 4.45 (s, 2H), 6.90 (d, J = 8.4 Hz, 1H), 7.35 (d, J = 8.4 Hz, 2H), 7.80 (d, J = lot 8.4 Hz, 1H), 7.85 (d, J = 8.4 Hz, 2H) , 8.10 (t, J = 75 Hz, 1H) .
MS: ESI (+ve) (Método A): 500 (M+H)+, tempo de , retenção 10,7 min
MS: ESI (+ve) (Método B) : 500 (M+H)+, tempo de retenção 3,6 min
Exemplo 30: [3-(4-clorobenzil)-2-difluorometóxi- 8- flúor-4-metil quinolin-5-ilóxi]-ácido acético
O composto titulo foi preparado pelo método da Preparação 34a utilizando l-bromometil-4-clorobenzeno e éster S-terc-butila ácido 3-oxotiobutirico 20
ΣHNMR (CDCI3) : δ 1.40 (s, 9H), 2.20 (s, 3H), 3.05-3.20 (m, 2H), 3.80 (m, 1H), 7.10 (d, J = 8.5 Hz, 2H), 7.25 (d, J = 8.5 Hz, 2H).
Preparação 30b: 2-(4-clorobenzil)-N-(2-flúor-5- 25 hidróxi fenil)-3- oxobutiramida
O composto titulo foi preparado pelo método da Preparação 34b utilizando 3-amino-4-fluorofenol e éster S- ter-butil 2-(4-clorobenzil)-ácido 3-oxotiobutirico
XH NMR (DMSO-d6): δ 2.20 (s, 3H) , 3.05 (m, 2H) , 30 4.15 (m 1H), 6.50 (m 1H), 7.00 (dd, J = 9.0, 10.6 Hz, 1H), 7.25 (m, 3H), 7.35 (d, J = 8.3 Hz, 2H), 9.40 (s, 1H), 9.95 (S, 1H).
MS: ESI (+ve) (Método B) : 336 (M+H)+, tempo de loi & retenção 3,2 min
Preparação 30c: 3-(4-clorobenzil)-8-flúor-5- hidróxi-4-metil-lH- quinolin-2-ona
O composto titulo foi preparado pelo método de 5 Preparação 34c utilizando 2-(4-clorobenzil)-N-(2-flúor-5- ♦ hidróxi fenil)-3- oxobutiramida.
NMR (DMSO-d6): δ 2.60 (s, 3H) , 4.00 (s, 2H), 6.50 (dd, J = 4.4, 8.9 Hz, 1H), 7.15-7.25 (m, 3H), 7.30 (m, 2H), 10.15 (s, 1H), 11.40 (s, 1H).
MS: ESI (+ve) (Método B) : 318 (M+H)+, tempo de retenção 3,3 min
Preparação 30d: éster metilico [3—(4— clorobenzil)-8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de preparação 34d utilizando 3-(4-clorobenzil)-8-flúor-5- hidróxi-4-metil-lH-quinolin-2-ona.
Preparação 30e: éster metilico [3—(4— clorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5- 20 ilóxi) ácido acético
Uma mistura de éster metilico [3-(4-clorobenzil)- 8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5-ilóxi] ácido acético (1,0 g) , N,N-dimetil formamida (15 mL) , carbonato de potássio (0,89 g) e éster clorodifluorometil de ácido 25 acético (1,1 mL) foi agitada a 70°C por 18 horas. A mistura foi diluida com água, extraida com acetato de etila e os extratos combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo 30 com uma mistura de pentano e diclorometano (4:1 por volume) forneceu o composto titulo como um sólido branco, 0,49 g. XH NMR (DMSO-d6): δ 2.85 (s, 3H) , 3.70 (s, 3H), 4.2 (s, 2H), 5.0 (s, 2H), 6.95 (dd, J = 4.1, 8.8 Hz, 1H), 7.15 (d, J = 8.5 Hz, 2H), 7.35 (d, J = 8.5 Hz, 2H), 7.50 (dd, J = 8.8, 9.8 Hz, 1H), 7.85 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método B) : 440 (M+H)+, tempo de retenção 4,5 min
Preparação 30f: [3-(4-clorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico [3-(4-clorobenzil)- 2-difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético (0,45 g) , tetraidrofurano (5,0 mL) , metanol (5,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (1,3 mL) foi agitada em temperatura ambiente por 18 horas. A solução foi acidificada pela adição de 1.0 M de ácido clorídrico aqupso e extraida com acetato de etila. Qs extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. Cristalização do residuo a partir de uma mistura de água e propan-2-ol forneceu o composto titulo como um sólido branco, 0,33 g.
XH NMR (DMSO-dβ): δ 2.95 (s, 3H) , 4.25 (s, 2H) , 4.75 (s, 2H), 6.85 (dd, J = 4.0, 9.0 Hz, 1H) , 7.10 (d, J = 8.6 Hz, 2H), 7.25 (d, J = 8.6 Hz, 2H), 7.30 (m, 1H), 7.80 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 426 (M-C3H6)+, tempo de retenção 12,6 min
Exemplo 31: [8-cloro-3-(4-fluorobenzil)-2- isopropóxi-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico (3-amino-4- clorofenóxi) ácido acético (1,5 g) , éster etilico 2-(4- fluorobenzil)-ácido 3-oxobutirico (1,7 g) e ácido polifosfórico (15 g) foi aquecida a 100°C por 3 horas. A mistura foi resfriada à temperatura ambiente, diluida com 10 água e extraida com acetato de etila. Os extratos combinados foram lavados com água e solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica 15 gel, eluindo com uma mistura de acetato de etila e cicloexano (3:7 por volume) para fornecer éster metilico de [8-cloro-3-(4-fluorobenzil)-4-metil-2-oxo- 1,2- diidroquinolin-5-ilóxi] ácido acético como um sólido amarelo-marrom, 0,13 g e éster metilico de [8-cloro-3-(4- 20 fluorobenzil)-2-metil-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético como um óleo marrom, 0,21 g.
Éster metilico [8-cloro-3-(4-fluorobenzil)-4- metil-2-oxo-l,2-diidroquinolin-5-ilóxi] ácido acético XH NMR (CDCI3) : δ 2.75 (s, 3H) , 3.80 (s, 3H) , 4.15 (s, 2H) , 25 4.70 (s, 2H), 6.50 (d, J = 8.8 Hz, 1H), 6.95 (m, 2H), 7.20 (m, 2H), 7.70 (d, J = 8.8 Hz, 1H), 9.2 (br s, 1H).
MS: ESI (+ve) (Método B) : 390 (M+H)+, tempo de retenção 3,7 min
Éster metilico [8-cloro-3-(4-fluorobenzil)-2- 30 metil-4-oxo-l,4-diidroquinolin-5-ilóxi] ácido acético
XH NMR (CDCI3) : δ 2.50 (s, 3H) , 3.85 (s, 3H) , 4.05 (s, 2H) , 4.80 (s, 2H), 6.60 (d, J = 8.5 Hz, 1H), 6.90 (m, 2H), 7.20 (m, 2H), 7.55 (d, J = 8.5 Hz, 1H).
MS: ESI (+ve) (Método B) : 390 (M+H)+, tempo de retenção 3,2 min
Preparação 31b: éster metilico de [8-cloro-3-(4- fluorobenzil)-2-isopropóxi-4-metil quinolin-5-ilóxi] ácido 5 acético
Uma mistura de éster metilico de [8-cloro-3-(4- fluorobenzil)-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético (0,020 g), N,N-dimetil formamida (1,0 mL) , carbonato de potássio (0,020 g) e 2-iodopropano (0,050 g) 10 foi agitada em temperatura ambiente por 4 horas. A mistura foi diluida com água (20 mL), extraida com acetato de etila e os extratos combinados lavados com água e solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. 0 solvente removido sob pressão 15 reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:9 por volume) para fornecer o composto titulo como um sólido creme, 0,023 g.
NMR (CDCI3) : δ 1.35 (d, J = 6.2 Hz, 6H) , 2.85 (s, 3H) , 20 3.80 (s, 3H) , 4.15 (s, 2H) , 4.70 (s, 2H), 5.60 (m, 1H), 6.50 (d, J = 8.4 Hz, 1H), 6.90 (m, 2H), 7.10 (m 2H), 7.55 (d,J = 8.4Hz, 1H).
MS: ESI (+ve) (Método B) : 432 (M+H)+, tempo de retenção 5,0 min
Preparação 31c: [8-cloro-3-(4-fluorobenzil)-2- isopropóxi-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- fluorobenzil)-2-isopropóxi-4-metil quinolin-5-ilóxi] ácido acético (0,020 g) , metanol (1,0 mL) e 1.0 M solução de 30 hidróxido de sódio aquosa (0,25 mL) foi agitada em temperatura ambiente por 3 horas. O pH da solução foi ajustado para 5 pela adição de ácido fórmico e o solvente removido sob pressão reduzida. A purificação do residuo por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (30% a 90% de modificador orgânico) forneceu o composto titulo como um sólido branco, 0,0085 g.
XH NMR (CDCI3) : δ 1.35 (d, J = 6.4 Hz, 6H) , 2.85 (s, 3H) , 4.15 (s, 2H), 4.75 (s, 2H), 5.60 (m, 1H), 6.55 (d, J = 8.3 Hz, 1H), 6.90 (m, 2H), 7.10 (m, 2H), 7.55 (d, J = 8.3 Hz, 1H) .
MS: ESI (+ve) (Método A): 376 (M-CaHβ)*, tempo de retenção 14,3 min
Exemplo 32: [8-cloro-3-(4-fluorobenzil)-4- isopropóxi-2-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- fluorobenzil)-2-metil-4-oxo- 1,4-diidroquinolin-5- ilóxi] ácido acético (0,020 g), N,N-dimetil formamida (1,0 mL) , carbonato de potássio (0,020 g) e 2-iodopropano (0,050 g) 25 foi agitada em temperatura ambiente por 2 dias. A mistura foi diluida com água, extraida com acetato de etila e os extratos combinados lavados com água e solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o 30 residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:9 por volume) para fornecer o composto titulo como um óleo marrom claro, 0,024 g.
ΣH NMR (CDCI3) :δ 1.25 (d, J = 6.8 Hz, 6H) , 2.60 (s, 3H) , 3.80 (s, 3H), 4.25 (s, 2H), 4.60 (m, 1H), 4.80 (s, 2H) , 6.70 (d, J = 8.4 Hz, 1H), 6.90 (m, 2H), 7.05 (m, 2H), 7.65 (d,J = 8.4Hz, 1H).
MS: ESI (+ve) (Método B) : 432 (M+H)+, tempo de retenção 4,2 min
Preparação 32b: [8-cloro-3-(4-fluorobenzil)-4- isopropóxi-2-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- 10 fluorobenzil)-4-isopropóxi-2-metil quinolin-5-ilóxi] ácido acético (0, 020 g) , metanol (1,0 mL) e 1.0 M solução de hidróxido de sódio aquosa (0,25 mL) foi agitada em temperatura ambiente por 3 horas. O pH da solução foi ajustado para 5 pela adição de ácido fórmico e o solvente 15 removido sob pressão reduzida. A purificação do residuo por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (30% a 90% de modificador orgânico) forneceu o composto titulo como um sólido amarelo pálido, 0,012 g.
XH NMR (CDCI3) : δ 1.30 (d, J = 6.2 Hz, 6H), 2.60 (s, 3H) , 4.25 (s, 2H), 4.45 (m, 1H), 4.80 (s, 2H), 6.85 (d, J = 8.3 Hz, 1H), 6.95 (m, 2H), 7.00 (m, 2H), 7.70 (d, J = 8.3 Hz, 1H) .
MS: ESI (+ve) (Método A): 376 (M-C3H6)+, tempo de 25 retenção 10,3 min
Exemplo 33: 2-[8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ilóxi] ácido propiônico
Uma mistura de 8-cloro-3-(4-clorobenzil)-2,4- 5 dimetil quinolin-5-ol (0,18 g) , N,N-dimetil formamida (2,0 * mL) , carbonato de potássio (0,092 g) e éster metilico de ácido 2-bromopropiônico (0,11 g) foi agitada em temperatura ambiente por 3 horas. A mistura foi diluida com água, extraida com acetato de etila e os extratos combinados 10 lavados com água e solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano 15 (1:9 a 1:4 por volume) para fornecer o composto titulo, 0,092 g.
ΣHNMR (CDCI3) : δ 1.70 (d, J = 6.8 Hz, 3H) , 2.70 (s, 3H) , 2.85 (s, 3H), 3.75 (s, 3H) , 4.25 (s, 2H), 4.90 (q, J = 6.8 Hz, 1H), 6.60 (d, J = 8.4 Hz, 1H), 6.95 (d, J = 8.4 Hz, 20 2H), 7.25 (d, J = 8.4 Hz, 2H), 7.60 (d, J = 8.4 Hz, 1H).
MS: ESI (+ve) (Método B) : 418 (M+H)+, tempo de retenção 4,5 min
Preparação 33b: 2-[8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolin-5-ilóxi] ácido propiônico
Uma solução de éster metilico de 2-[8-cloro-3-(4- clorobenzil)-2,4-dimetil quinolin-5- ilóxi] ácido propiônico (0, 092 g) , tetraidrofurano (2,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (0,25 mL) foi agitada em temperatura ambiente por 30 minutos. O tetraidrofurano 30 foi removido sob pressão reduzida e o pH do residuo foi ajustado para 2 pela adição de 1.0 M de ácido cloridrico aquoso. A mistura foi extraida com acetato de etila e os extratos combinados lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o sólido resultante lavado com pentano para fornecer o composto titulo, 0,080 g.
ÃH NMR (CDCI3) : δ 1.75 (d, J = 6.7 Hz, 3H) , 2.75 (s, 3H) , 2.85 (s, 3H), 4.25 (s, 2H), 4.95 (q, J = 6.7 Hz, 1H), 6.65 (d, J = 8.6 Hz, 1H), 6.90 (d, J = 8.4 Hz, 2H) , 7.20 (d, J = 8.4 Hz, 2H), 7.55 (d, J = 8.6 Hz, 1H).
MS: ESI (+ve) (Método A): 404 (M-CsHg)*, tempo de 10 retenção 11,4 min
Exemplo 34: [8-cloro-2-difluorometóxi-3-(4- metanossulfonil benzila)-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster S-terc-butil ácido 3- oxotiobutirico (7,5 g) em 1,2-dimetóxi etano (10 mL) foi adicionada a uma suspensão agitada de hidreto de sódio (60% em óleo, 1,9 g) em 1,2-dimetóxi etano (100 mL) a -20°C. A 20 mistura foi aquecida a 0°C por 10 minutos e então uma solução de l-bromometil-4-metanossulfonil benzeno (12,9 g) em 1,2-dimetóxi etano (30 mL) foi adicionada em gotas durante um periodo de 10 minutos. A mistura resultante foi aquecida à temperatura ambiente durante 30 minutos e então 25 agitada nessa temperatura por 17 horas. A mistura foi diluida com solução de cloreto de amónio aquosa saturada 110 d/ (70 mL) e as fases separadas. A fase aquosa foi extraida com éter dietilico e as fases orgânicas combinadas foram secas sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por 5 cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 4:1 por volume) forneceu o composto, 7,1 g.
NMR (CDCI3) : δ 1.40 (s, 9H) , 2.25 (s, 3H) , 3.05 (s, 3H) , 3.20-3.30 (m, 2H), 3.85 (m, 1H), 7.40 (d, J= 8.5 Hz, 2H), 10 7.85 (d, J = 8.5 Hz, 2H) .
Preparação 34b: N-(2-cloro-5-hidróxi fenil)-2-(4- metanossulfonibenzil)-3-oxo-butiramida
Trifluoroacetato de prata (1,3 g) foi adicionado em duas porções durante 20 minutos a uma solução agitada de 15 3-amino-4-clorofenol (0,5 g) e éster S-terc-butil de 2-(4- metanossulfonil benzil)-ácido 3-oxobutirico (0,8 g) em 1,2- dimetóxi etano (10 mL) em temperatura ambiente. A mistura foi agitada em temperatura ambiente durante 15 horas e então filtrada através de hyflo, lavando com 1,2-dimetóxi 20 etano. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 0:1 por volume) forneceu o composto titulo como um sólido pêssego pálido, 0,75 g. 25 MS: ESI (+ve) (Método B) : 396 (M+H)+, tempo de retenção 2,7 min
Preparação 34c: 8-cloro-5-hidróxi-3-(4- metanossulfonil benzila)-4-metil-lH-quinolin-2-ona
Uma mistura de N-(2-cloro-5-hidróxi fenil)-2-(4- 30 metanossulfonil benzil)-3-oxo-butiramida (0,25 g) e ácido metanossulfônico (1,1 g) foi aquecida a 100°C por 10 minutos. A mistura resfriada à temperatura ambiente e derramada em uma solução aquosa saturada de acetato de sódio (20 mL) . OP precipitado resultante foi coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido rosa pálido, 0,21 g.
MS: ESI (+ve) (Método B) : 378 (M+H)+, tempo de 5 retenção 2,8 min
Preparação 34d: éster metilico de [8-cloro-3-(4- metanossulfonilbenzila)-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético
Uma mistura de 8-cloro-5-hidróxi-3-(4- 10 metanossulfonil benzila)-4-metil-lH-quinolin-2- ona (0,20 g) , N,N-dimetil formamida (4,0 mL) , carbonato de potássio (0,091 g) e éster metilico de ácido bromoacético (0,079 g) foi agitada em temperatura ambiente por 1 hora. A mistura foi diluida com água (20 mL) e o pH ajustado para 4 pela 15 adição de ácido acético glacial. O precipitado resultante foi coletado por filtração e purificado por cromatografia de coluna em silica gel, eluindo com uma mistura dθ diclorometano e acetato de etila (1:0 a 1:1 por volume) para fornecer o composto titulo como um sólido branco, 0,14 20 g.
NMR (CDCI3) : δ 2.65 (s, 3H) , 3.15 (s, 3H) , 3.70 (s, 3H) , 4.20 (s, 2H), 4.95 (s, 2H), 6.80 (d, J = 8.9 Hz, 1H), 7.45 (d, J = 8.9 Hz, 2H), 7.55 (d, J = 8.9 Hz, 1H), 7.80 (d, J = 8.9Hz,2H), 10.70 (brs,lH).
Preparação 34e: éster metilico de [8-cloro-2- difluorometóxi-3-(4-metanossulfonil benzila)-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura agitada de éster metilico de [8- cloro-3-(4-metanossulfonil benzila)-4- metila-2-oxo-l,2- 30 diidroquinolin-5-ilóxi) ácido acético (0,13 g), N,N-dimetil formamida (5,0 mL) e carbonato de potássio (0,12 g) foi resfriada a -80°C e então clorodifluorometano foi borbulhada através dessa solução por 30 minutos. O frasco foi vedado e a mistura resultante aquecida à temperatura ambiente durante 30 minutos e então aquecida a 40°C por 15 horas. O clorodifluorometano em excesso foi deixado evaporar e o residuo diluido com água. O precipitado 5 resultante foi coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido branco, 0,15 g.
XH NMR (DMSO-d6) : δ 2.90 (s, 3H) , 3.20 (s, 3H), 3.70 (s, 3H), 4.35 (s, 2H), 5.00 (s, 2H), 7.05 (d, J = 8.7 Hz, 1H), 10 7.40 (d, J = 8.7 Hz, 2H), 7.80 (m, 3H), 7.90 (t, J = 72 Hz, 1H) .
MS: ESI (+ve) (Método B) : 400 (M+H)+, tempo de retenção 4,0 min
Preparação 34f: [8-cloro-2-difluorometóxi-3-(4- 15 metanossulfonil benzila)-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-2- difluorometóxi-3-(4-metanossulfonil benzila)-4- metil quinolin-5-ilóxi] ácido acético (0,14 g), metanol (5,0 mL), 20 solução de hidróxido de litio aquosa saturada (0,5 mL) e água (0,4 mL) foi agitada em temperatura ambiente por 35 minutos. O pH da solução foi ajustado para 5 pela adição de ácido acético glacial e o metanol removido sob pressão reduzida. O precipitado resultante foi coletado por 25 filtração, lavado com água e seco para fornecer o composto titulo como um sólido branco, 0,13 g.
XH NMR (DMSO-d6) : δ 2.90 (s, 3H) , 3.15 (s, 3H), 4.30 (s, 2H), 4.35 (s, 2H), 6.80 (d, J = 8.6 Hz, 1H), 7.40 (d, J = 8.0 Hz, 2H), 7.75 (d, J = 8.6 Hz, 1H), 7.85 (d, J = 8.0 Hz, 30 2H), 7.90 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 486 (M+H)+, tempo de retenção 10,9 min
MS: ESI (+ve) (Método B) : 486 (M+H)+, tempo de retenção 3,7 min
Exemplo 35: [8-cloro-3-(2-cloro-4-metanossulfonil benzila)-4-difluorometóxi-2-metil quinolin-5-ilóxi] ácido acético
Uma mistura de 4-cloro-3-nitrofenol (25 g), N,N- dimetil formamida (200 mL), carbonato de potássio (60 g) e éster metilico de ácido bromoacético (15,5 mL) foi agitada em temperatura ambiente por 2,5 horas. A mistura foi dividida entre acetato de etila e água e a fase aquosa extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de sódio e o solvente removido sob pressão reduzida. O residuo foi lavado com éter dietilico para fornecer o composto titulo como um sólido branco, 30 g.
XH NMR (CDCI3) : δ 3.85 (s, 3H), 4.70 (s, 2H), 7.10 (dd, J = 3.0, 8.9 Hz, 1H), 7.40 (dd, J = 3.0 Hz, 1H), 7.45 (d, J = 8.9 Hz, 1H).
Preparação 35b: éster metilico de (3-amino-4- clorofenóxi) ácido acético
Uma solução de éster metilico de (4-cloro-3- nitrofenóxi) ácido acético (30 g) em metanol (100 mL) foi adicionada a uma mistura de ferro (26 g), cloreto de amónio 25 (33 g) e água (400 mL) em temperatura ambiente. A mistura resultante foi aquecida em um banho ultra-sônico a 60°C por 4 horas. A mistura foi basifiçada pela adição de hidróxido de sódio e então extraida com acetato de etila. Os extratos combinados foram lavados com 1.0 M de ácido clorídrico aquoso e o pH das fases aquosas combinadas foi ajustado para 7-8 pela adição de hidróxido de sódio. O precipitado resultante foi coletado por filtração e seco para fornecer 5 o composto titulo, 14 g.
NMR (DMSO-d6): δ 3.70 (s, 3H) , 4.60 (s, 2H), 5.35 (br s, 2H), 6.10 (dd, J = 3.0, 8.8 Hz, 1H), 6.35 (d, J = 3.0 Hz, 1H), 7.05 (d, J = 8.8 Hz, 1H).
Preparação 35c: éster etilico de 2-(2-cloro-4- 10 metanossulfonil benzila)-ácido 3-oxobutirico
O composto titulo foi preparado pelo método da Preparação 34a utilizando 1-bromometil 2-cloro-4- metanossulfonil benzeno e éster etilico de ácido 3- oxobutirico.
H NMR (CDCI3) : δ 1.25 (t, J = 7,1 Hz, 3H) , 2.30 (s, 3H) , 3.05 (s, 3H), 3.25-3.40 (m, 2H) , 3.95 (dd, J = 6.4, 8.3 Hz, 1H), 4.10-4.25 (m, 2H), 7.50 (d, J = 8.2 Hz, 1H), 7.75 (dd, J =1.9, 8.2 Hz, 1H), 7.95 (d, J = 1.9 Hz, 1H).
Preparação 35d: éster metilico de [8-cloro-3-(2- 20 cloro-4-metanossulfonil benzila)-2-metila-4-oxo-l,4- diidroquinolin-5-ilóxi) ácido acético
Uma mistura de éster metilico de (3-amino-4- clorofenóxi) ácido acético (0,85 g), éster etilico de 2-(2- cloro-4-metanossulfonil benzila)-ácido 3-oxobutirico (2,1 25 g) e ácido polifosfórico (10 g) foi aquecida a 130°C por 2horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi 30 purificado por cromatografia de coluna em silica gel para fornecer o composto título, 0,35 g.
MS: ESI (+ve) (Método B) : 484 (M+H)+, tempo de /z> &
Preparação 35e: éster metilico de [8-cloro-3-(2- • cloro-4-metanossulfonil benzila)-4-difluorometóxi-2-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(2- 5 cloro-4-metanossulfonil benzila)-2-metil-4-oxo-l,4- w diidroquinolin-5-ilóxi] ácido acético (0,34 g), N,N-dimetil formamida (15 mL) , carbonato de potássio (0,58 g) e éster clorodifluorometil de ácido acético (0,4 mL) foi agitada a 70°C por 16 horas. A mistura foi diluida com água, 10 extra'dia com acetato de etila e os extratos combinados foram secos sobre sulfato de sódio e então o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e acetato de etila (7:3 por volume) 15 forneceu o composto titulo, 0,37 g.
MS: ESI (+ve) (Método B) : 534 (M+H)+, tempo de retenção 4,0 min
Preparação 35f: [8-cloro-3-(2-cloro-4- metanossulfonil benzila-4-difluorometóxi-2-metil quinolin- 20 5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(2- cloro-4-metanossulfonil benzila)-4-difluorometóxi-2-metil quinolin-5-ilóxi] ácido acético (0,034 g) , metanol (8,0 mL), tetraidrofurano (8,0 mL) , água (5,0 mL) e hidróxido de 25 litio (0,027 g) foi agitada em temperatura ambiente por 1 hora. A solução foi acidificada pela adição de 1.0 M ácido cloridrico aquoso e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A purificação do 30 residuo por HPLC de fase inversa preparativa utilizando um gradiente de acetonitrila em água forneceu o composto titulo como um sólido amarelo, 0,09 g.
NMR (DMSO-d6) : δ 2.55 (s, 3H) , 3.15 (s, 3H), 4.55 (s, 2H), 4.90 (s, 2H), 6.95 (d, J = 7.9 Hz, 1H), 7.00 (d, J = 8.7 Hz, 1H), 7.15 (t, J = 75 Hz, 1H) , 7.70 (dd, J = 1.9, 8.2 Hz, 1H), 7.80 (d, J = 8.7 Hz, 1H) , 8.05 (d, J = 1.9 Hz, 1H) .
MS: ESI (+ve) (Método A): 520 (M+H)+, tempo de retenção 10,5 min
Exemplo 36: [80cloro-2-difluorometóxi-3-(4- metanossulfonil benzila)-4-metil quinolin-5-il] ácido acético
Uma mistura de 8-cloro-5-hidróxi-3-(4- 15 metanossulfonil benzila)-4-metil-lH-quinolin-2-ona (0,67 g) , N-fenil trifluorometanossulfonimida (0,63 g), carbonato de potássio (0,49 g) e tetraidrofurano (10 mL) foi aquecida por irradiação por microondas a 130°C por 20 minutos. A mistura foi filtrada e o filtrado concentrado sob pressão 20 reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 2:1 por volume) forneceu o composto titulo como um sólido quase branco, 0,64 g.
XH NMR (DMSO-d6) : Ô 2.55 (s, 3H) , 3.15 (s, 3H), 4.25 (s, 2H), 7.30 (d, J = 8.8 Hz, 1H) , 7.45 (d, J = 8.3 Hz, 2H), 7.80-7.85 (m, 3H), 11.35 (br s, 1H).
MS: ESI (+ve) (Método B) : 510 (M+H)+, tempo de retenção 3,6 min
Preparação 36b: éster metilico de [8-cloro-3-(4- metanossulfonil benzila)-4-metila-2-oxo-l,2-diidroquinolin- 5 5—il] ácido acético
Uma mistura de éster de ácido trifluorometanossulfônico 8-cloro-3-(4-metanossulfonil benzil)-4-metil-2-oxo-l,2-diidroquinolin-5-il (0,042 g), 1- (terc-butil dimetil sililóxi)-1-metóxi eteno (0,10 mL), 10 acetato de sódio (0,008 g), bis(dibenzilideno acetona) paládio (0,002 g) , e 1,1'-bis(difenil fosfino) ferroceno (0) (0,002g) em N,N-dimetil formamida (0,8 mL) foi aquecida por irradiação por microondas a 120°C por 15 minutos. A mistura foi diluida com acetato de etila e essa solução foi 15 lavada com solução de cloreto de amónio aquosa saturada e solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de 20 diclorometano e acetato de etila (1:0 a 1:1 por volume) forneceu o composto titulo como um sólido quase branco, 0,053 g.
MS: ESI (+ve) (Método B) : 434 (M+H)+, tempo de retenção 3,0 min
Preparação 36c: éster metilico de [8-cloro-2- difluorometóxi-3-(4-metanossulfonil benzila)-4-metil quinolin-5-il] ácido acético
O composto titulo foi preparado pelo método da Preparação 34e utilizando éster metilico de [8-cloro-3-(4- 30 metanossulfonil benzila)-4-metil-2-oxo-l,2-diidroquinolin- 5—il] ácido acético
MS: ESI (+ve) (Método B) : 484 (M+H)+, tempo de //? &
Preparação 36d: [8-cloro-2-difluorometóxi-3-(4- metanossulfonil benzila)-4-metil quinolin-5-il] ácido acético
Uma solução de éster metilico de [8-cloro-2- 5 difluorometóxi-3-(4-metanossulfonil benzil)-4- metil quinolin-5-il ácido acético (0,030 g) , metanol (2,0 mL), solução de hidróxido de litio aquosa saturada (0,20 mL) e água (0,40 mL) foi agitada em temperatura ambiente por 2,5 horas e então a 40°C por 2 horas. 0 pH da solução foi 10 ajustado para 5 pela adição de ácido acético glacial e o solvente removido sob pressão reduzida. O residuo foi diluido com água e o sólido coletado por filtração, lavado com água e metanol e então seco para fornecer o composto titulo como um sólido branco, 0,016 g.
NMR (DMSO-d6) : Ô 2.75 (s, 3H) , 3.15 (s, 3H), 4.00 (s, 2H), 4.35 (s, 2H), 7.30 (d, J = 8.0 Hz, 1H), 7.40 (d, J = 8.5 Hz, 2H), 7,80 (d, J = 8.0 Hz, 1H), 7.85 (d, J = 8.5 Hz, 2H), 7.90 (t, J = 73 Hz, 1H).
MS: ESI (+ve) (Método A): 470 (M+H)+, tempo de 20 retenção 10,5 min
MS: ESI (+ve) (Método B) : 470 (M+H)+, tempo de retenção 3,5 min
Exemplo 37: [8-cloro-4-difluorometóxi-2-etil-3- (4- fluorobenzil) quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34a utilizando l-bromometil-4-fluorobenzeno e éster etilico de ácido 3-oxopentanóico.
XH NMR (CDCI3) : δ 1.00 (t, J = 7.2 Hz, 3H) , 1.20 (t, J = 7.2 Hz, 3H), 2.35 (m, 1H), 2.60 (m, 1H), 3.15 (m, 2H), 3.75 5 (t, J = 7.7 Hz, 1H), 4.15 (m, 2H), 6.95 (m, 2H), 7.15 (m, 2H) .
Preparação 37b: éster metilico de [8-cloro-2- etil-3-(4-fluorobenzil)-4-hidróxi-l,4-diidroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- clorofenóxi) ácido acético (1,0 g) , éster etilico de 2-(4- fluorobenzil)-ácido 3-oxopentanóico (2,1 g) e ácido polifosfórico (10 g) foi aquecida a 130°C por 4 horas. A mistura foi resfriada à temperatura ambiente, diluida com 15 água e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e metanol (1:0 a 20 19:1 por volume) para fornecer o composto titulo, 0,25 g.
MS: ESI (+ve) (Método B) : 404 (M+H)+, tempo de retenção 3,6 min
Preparação 37c: éster metilico de [8-cloro-4- difluorometóxi-2-etil-3-(4-fluorobenzil) quinolin-5-ilóxi] 25 ácido acético
Uma mistura de éster metilico de [8-cloro-2-etil- 3-(4-fluorobenzil)-4-hidróxi-l,4-diidroquinolin-5-ilóxi] ácido acético (0,25 g) , N,N-dimetil formamida (11 mL) , carbonato de potássio (0,51 g) e éster clorodifluorometila 30 de ácido acético (0,33 mL) foi agitada a 70°C por 16 horas.
A mistura foi diluida com água, extraida com acetato de etila e os extratos combinados secos sobre sulfato de sódio e então o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com diclorometano forneceu o composto titulo, 0,06 g.
MS: ESI (+ve) (Método B) : 454 (M+H)+, tempo de 5 retenção 4,6 min
Preparação 37d: [8-cloro-4-difluorometóxi-2-etil- 3-(4-fluorobenzil)quinolin-5- ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-4- difluorometóxi-2-etil-3-(4-fluorobenzil) quinolin-5-ilóxi] 10 ácido acético (0,060 g) , metanol (1,5 mL) , tetraidrofurano (1,5 mL), água (1,0 mL) e hidróxido de litio (0,01 g) foi agitada em temperatura ambiente por 1 hora. A mistura foi acidificada pela adição de 1.0 M de ácido clorídrico aquoso, extraida com acetato de etila e os extratos 15 combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por HPLC de fase inversa preparativa utilizando um gradiente de acetonitrila em água forneceu o composto titulo como um sólido amarelo, 0,022 g.
XH NMR (CD3OD) : Ô 1.25 (t, J = 7.5 Hz, 3H) , 2.90 (q, J = 7.5 Hz, 2H), 4.35 (s, 2H), 4.90 (s, 2H), 6.95-7.00 (m, 3H), 7.10 (m, 2H), 7.15 (t, J = 75 Hz, 1H) , 7.75 (d, J = 8.6 Hz, 1H) .
MS: ESI (+ve) (Método A): 440 (M+H)+, tempo de 25 retenção 12,6 min
Exemplo 38: [8-cloro-3-(2-cloro-4-metanossulfonil benzil] -2,4,-dimetil quinolin-5-ilóxi] ácido acético
Hidreto de sódio (60% em óleo, 0,30 g) foi adicionada em porções a uma solução agitada de pentano-2,4- 5 diona (0,92 g) em N,N-dimetil formamida (8,0 mL) a 0-10°C. A mistura resultante foi agitada a 0-10°C por 20 minutos e então uma solução de l-bromometil-2-cloro-4-metanossulfonil benzeno (2,0 g) em N,N-dimetil formamida (3,0 mL) foi adicionada em gotas. A mistura resultante foi agitada em 10 temperatura ambiente por 5 horas, e então diluida com água e essa mistura foi extraida com acetato de etila. Os extratos combinados foram lavados com água e solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob pressão 15 reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:4 a 3:7 por volume) forneceu o composto titulo como um sólido branco, 1,2 g.
MS: ESI (+ve) (Método B) : 303 (M+H)+, tempo de 20 retenção 2,9 min
Preparação 38b: éster metilico de [8-cloro-3-(2- cloro-4-metanossulfonil benzil)-2,4-dimetil quinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- 25 clorofenóxi) ácido ac[ético (0,35 g) , 3-(2-cloro-4- metanossulfonil benzil) pentano-2,4- diona (0,5 g) e ácido fosfórico (5,0 g) foi aquecida a 100°C por 3,5 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos 30 combinados foram lavados com água e solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, AV eluindo com uma mistura de acetato de etila e cicloexano (2:8 a 3:7 por volume) para fornecer o composto titulo como um sólido ceroso amarelo pálido, 0,36 g.
MS: ESI (+ve) (Método B) : 482 (M+H)+, tempo de 5 retenção 3,9 min
Preparação 38c: [8-cloro-3-(2-cloro-4- metanossulfonil benzila)-2,4-dimetil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(2- 10 cloro-4-(metanossulfonil benzil)-2,4-dimetil quinolin-5- ilóxi] ácido acético (0,36 g), metanol (10 mL) e 1.0 M de solução de hidróxido de sódio aquosa (4,0 mL) foi agitada em temperatura ambiente por 3 horas. O solvente foi removido sob pressão reduzida e o pH do residuo ajustado 15 para 5 pela adição de ácido fórmico. A purificação por HPLC de fase inversa preparativa utilizando um gradiente de acetonitrila em água (50% a 65% de modificador orgânico) forneceu o composto titulo como um sólido branco, 0,035 g.
NMR (DMSO-d6): δ 2.55 (s, 3H) , 2.75 (s, 3H), 3.25 (s, 20 3H), 4.35 (s, 2H), 4.80 (s, 2H) , 6.85 (d, J = 8.2 Hz, 1H), 6.95 (d, J = 8.5 Hz, 1H) , 7.70 (dd, J = 1.9, 8.2 Hz, 1H) , 7.75 (d, J = 8.5 Hz, 1H), 8.10 (d, J = 1.9 Hz, 1H).
MS: ESI (+ve) (Método A): 468 (M+H)+, tempo de retenção 9,6 min
Exemplo 39: [8-cloro-3-(4-clorobenzil)-4- difluorometóxi-2-etil quinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (2,8 g) em tetraidrofurano anidro (400 mL) a 0°C foi tratada com 5 uma mistura de terc-butanol (1,0 mL) e éster etilico de ácido 3-oxopentanóico (3,0 g) . Após agitar em temperatura ambiente por 45 minutos uma solução de l-bromometil-4- clorobenzeno (4,3 g) em tetraidrofurano (100 mL) foi adicionada e a mistura resultante aquecida a 70°C por 24 10 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e o tetraidrofurano removido sob pressão reduzida. O residuo foi extraido com acetato de etila e os extratos combinados secos sobre sulfato de magnésio e então o solvente removido sob pressão reduzida. O residuo foi 15 purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e éter terc-butil de metila (4:1 por volume) para fornecer o composto titulo, 4,8 g.
MS: ESI (+ve) (Método B) : 269 (M+H)+, tempo de 20 retenção 4,0 min
Preparação 39b: éster metilico de [8-cloro-3-(4- clorobenzil)-2-etil-4-oxo-l, 4-diidro quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- 25 clorofenóxi) ácido acético (0,53 g), éster etilico de 2-(4- clorobenzil)-ácido 3 oxopentanóico (0,66 g), ácido metanossulfônico (0,032 mL) e tolueno (20 mL) foi aquecida em refluxo por 20 horas. A mistura foi resfriada à temperatura ambiente e o solvente removido sob pressão 30 reduzida. 0 residuo foi diluido com água, extraido com acetato de etila e os extratos combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (9:1 por volume) para fornecer o composto titulo, 0,034 g.
MS: ESI (+ve) (Método B) : 420 (M+H)+, tempo de 5 retenção 3,8 min
Preparação 39c: éster metilico de [8-cloro-3-(4- cloro benzil)-4-difluorometóxi-2-etil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método da 10 Preparação 34e utilizando éster metilico de [8-cloro-3-(4- clorobenzil)-2-etil-4-oxo-l,4- diidro quinolin-5-ilóxi] ácido acético.
MS: ESI (+ve) (Método B) : 470 (M+H)+, tempo de retenção 4,8 min
Preparação 39d: [8-cloro-3-(4-clorobenzil)-4- difluorometóxi-2-etil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(4- clorobenzil)-4-difluorometóxi-2-etil quinolin-5-ilóxi] ácido acético (0,017 g), tetraidrofurano (3,0 mL), e 1.0 M 20 de solução de hidróxido de litio aquosa saturada (0,20 mL) foi agitada em temperatura ambiente por 1 hora. O solvente foi removido sob pressão reduzida e o residuo diluido com água. O pH da mistura resultante foi ajustado para 5 pela adição de diidrogenfosfato de sódio e extraido com acetato 25 de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A purificação do sólido por HPLC de fase inversa preparativa utilizando um gradiente de acetonitrila em água (30% a 95 % de modificador orgânico) forneceu o composto titulo, 0,010 30 g.
NMR (DMSO-d6): δ 1.35 (t, J = 7.4 Hz, 3H), 2.90 (q, J = 7.4 Hz, 2H), 4.35 (s, 2H), 4.90 (s, 2H), 6.75 (d, J = 8.6 Hz, 1H), 6.85 (t, J = 75 Hz, 1H) , 7.00 (d, J = 8.4 Hz, 2H) , 7.25 (d, J = 8.4 Hz, 2H), 7.70 (d, J = 8.6 Hz, 1H).
MS: ESI (+ve) (Método A): 456 (M+H)+, tempo de retenção 13,4 min
Exemplo 40: [8-cloro-3-(2-cloro-4-metanossulfonil benzil)-2-difluorometóxi-4- metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método da Preparação 34a utilizando l-bromometil-2-cloro-4- metanossulfonil benzeno e éster S-terc-butil de ácido 3- oxotiobutirico.
XH NMR (CDCI3) : δ 1.45 (s, 9H) , 1.75 (s, 3H) , 3.10 (s, 3H) , 3.80 (s, 2H), 7.40 (d, J = 8.1 Hz, 1H), 7.75 (dd, J = 1.9, 8.1 Hz, 1H), 7.95 (d, J = 1.9 Hz, 1H).
MS: ESI (+ve) (Método B) : 375 (M+H)+, tempo de retenção 3,7 min
Preparação 40b: N-(2-cloro-5-hidróxi fenil)-2-(2- cloro-4-metanossulfonil benzil)-3-oxobutiramida
O composto titulo foi preparado pelo método da Preparação 34b utilizando 3-amino-4-clorofenol e éster S- terc-butil 2-(2-cloro-4-metanossulfonil benzil)-ácido 3- 25 oxotiobutirico
MS: ESI (+ve) (Método B) : 430 (M+H)+, tempo de retenção 2,97 min 1^/6 &
Preparação 40c: 8-cloro-3-(2-cloro-4- metanossulfonil benzil)-5-hidróxi-4-metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método da Preparação 34c utilizando N-(2-cloro-5-hidróxi fenil)-2-(2- 5 cloro-4-metanossulfonil benzil)-3-oxobutiramida.
XH NMR (DMSO-d6): δ 2.55 (s, 3H) , 3.25 (s, 3H), 4.15 (s, 2H), 6.65 (d, J = 8.8 Hz, 1H) , 7.15 (d, J = 8.2 Hz, 1H), 7.45 (d, J = 8.8 Hz, 1H) , 7.75 (dd, J = 1.9, 8.2 Hz, 1H), 8,00 (d, J = 1.9 Hz, 1H), 10.50 (br s, 1H).
MS: ESI (+ve) (Método B) : 412 (M+H)+, tempo de retenção 3,1 min
Preparação 40d: éster metilico de [8-cloro-3-(2- cloro-4-metanossulfonil benzil)-4-metil-2-oxo-l, 2- diidroquinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método da preparação 34d utilizando 8-cloro-3-(2-cloro- 4metanossulfonil benzil)-5-hidróxi-4-metil-lH-quinolin-2- ona.
XH NMR (DMSO-d6) : δ 2.60, (s, 3H) , 3.25 (S, 3H), 3.70 (s, 3H), 4.20 (s, 2H), 4.95 (s, 2H), 6.80 (d, J = 8.9 Hz, 1H), 7.15 (d, J = 8.2 Hz, 1H), 7.60 (d, J = 8.9 Hz, 1H), 7.75 (dd, J = 1.9, 8.2 Hz, 1H) , 8.05 (d, J = 1.9 Hz, 1H), 10.75 (br s, 1H).
MS: ESI (+ve) (Método B) : 484 (M+H)+, tempo de retenção 3,4 min
Preparação 40e: éster metilico de [8-cloro-3-(2- cloro-4-metanossulfonil benzil)-2-difluorometóxi-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método da Preparação 34e utilizando éster metilico de [8-cloro-3-(2- cloro-4-metanossulfonil benzil)-4-metil-2-oxo-l,2- diidroquinolin-5-ilóxi] ácido acético.
MS: ESI (+ve) (Método B) : 534 (M+H)+, tempo de retenção 4,3 min
Preparação 40f: [8-cloro-3-(2-cloro-4- metanossulfonil benzil)-2-difluorometóxi-4-metil quinolin- 5 5-ilóxi] ácido acético
Uma solução de éster metilico de [8-cloro-3-(2- cloro-4-metanossulfonil benzil)-2-difluorometóxi-4-metil quinolin-5-ilóxi] ácido acético (0,50 g) , metanol (10 mL) , solução de hidróxido de litio aquosa saturada (0,5 mL) e 10 água (1,0 mL) foi agitada a 40°C por 3 horas. O metanol foi removido sob pressão reduzida e o pH do residuo ajustado para 4 pela adição de ácido acético glacial. O precipitado resultante foi coletado por filtração, lavado com água, metanol e éter dietilico, e então seco para fornecer o 15 composto titulo como um sólido branco, 0,15 g.
XH NMR (DMSO-d6) : δ 2.85 (s, 3H) , 3.25 (s, 3H), 4.30 (s, 2H), 4.35 (s, 2H) , 6.80 (d, J = 8.6 Hz, 1H), 7.00 (d, J = 8.4 Hz, 1H), 7.70 (dd, J = 1.8, 8.4 Hz, 1H), 7.75 (d, J = 8.6 Hz, 1H), 7.85 (t, J = 72 Hz, 1H), 8.05 (d, J = 1.8 Hz, 20 1H) .
MS: ESI (+ve) (Método A): 520 (M+H)+, tempo de retenção 11,7 min
MS: ESI (+ve) (Método B) : 520 (M+H)+, tempo de retenção 3,9 min
Exemplo 41: [8-cloro-2,4-dietil-3-(4- metanossulfonil benzil) quinolin-5-ilóxi] ácido acético
Hidreto de sódio (60% em óleo, 0,17 g) foi adicionado em porções a uma solução agitada de heptano-3,5- 5 diona (0,54 mL) em N,N-dimetil formamida (4,0 mL) a 0-10°C.
A mistura resultante foi agitada a 0-10°C por 10 minutos e então uma solução de l-bromometil-4-metanossulfonil benzeno (1,2 g) em N,N-dimetil formamida (2,0 mL) foi adicionada em gotas. A mistura resultante foi agitada em temperatura 10 ambiente por 18 horas, diluida com água e extraida com acetato de etila. Os extratos combinados foram lavados com água e a solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por 15 cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:4 por volume) forneceu o composto titulo como um sólido branco, 0,61 g.
MS: ESI (+ve) (Método B) : 297 (M+H)+, tempo de retenção 3,0 e 3,4 min
Preparação 41b: éster metilico de [8-cloro-2,4- dietil-3-(4-metanossulfonil benzil) quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- clorofenóxi) ácido acético (0,35 g) , 4-(4- 25 metanossulfonilbenzil)heptano-3,5- diona (0,49 g) e ácido polifosfórico (5,0 g) foi aquecida a 100°C por 2 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o 30 solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e metanol (99,5:0:5 por volume) para fornecer o composto titulo, 0,20 g-
MS: ESI (+ve) (Método B) : 576 (M+H)+, tempo de retenção 4,1 min
Preparação 41c: [8-cloro-2,4-dietil-3-(4- 5 metanossulfonil benzil) quinolin-5-ilóxi) ácido acético
Uma mistura de éster metilico de [8-cloro-2,4- dietil-3-(4-metanossulfonil benzil) quinolin-5-ilóxi] ácido acético (0,20 g) , metanol (4,0 mL) e 1.0 M de solução de hidróxido de sódio aquosa (2,0 mL) foi agitada em 10 temperatura ambiente por 5 horas. O pH da solução foi ajustado para 5 pela adição de ácido fórmico e o solvente removido sob pressão reduzida. A purificação do residuo por HPLC de fase inversa preparativa utilizando um gradiente de acetonitrila em água (40% a 85% de modificador orgânico) 15 forneceu o composto titulo como um sólido amarelo pálido, 0,034 g.
XH NMR (DMSO-d6): δ 1.15 (t, J = 7.2 Hz, 3H), 1.25 (t, J = 7.2 Hz, 3H), 2.50 (q, J = 7.2 Hz, 2H), 2.85 (q, J = 7.2 Hz, 2H), 3.15 (s, 3H), 4.45 (s, 2H) , 4.85 (s, 2H), 6.95 (d, J = 20 8.7 Hz, 1H), 7.30 (d, J = 8.5 Hz, 2H) , 7.75 (d, J = 8.7 Hz, 1H), 7.85 (d, J = 8.5 Hz, 2H).
MS: ESI (+ve) (Método A): 462 (M+H)+, tempo de retenção 10,4 min
Exemplo 42: 8-cloro-3-(4-clorobenzil)-2,4- dimetil-5-(lH-tetrazol-5-il) quinolina
Uma mistura de éster de ácido trifluorometanossulfônico 8-cloro-3-(4-clorobenzil)-2,4- 5 dimetil-quinolin-5-il (0,29 g), cianeto de zinco (0,036 g) , tetraquis (trifenil fosfina) paládio (O), (0,071 g) em N,N- dimetil formamida (8,0 mL) foi aquecida por irradiação por microondas a 125°C por 10 minutos. A mistura foi diluida com água e o precipitado resultante coletado por filtração 10 e então purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano, diclorometano e acetato de etila (1:1:0 a 0:1:0 a 0:20:1 por volume) para fornecer o composto titulo como um sólido branco, 0,17 g.
NMR (CDCI3) : δ 2.75 (s, 3H), 3.00 (s, 3H), 4.30 (s, 2H), 15 6.90 (m, 2H), 7.25 (m, 2H), 7.80-7.90 (m, 2H).
MS: ESI (+ve) (Método B) : 341 (M+H)+, tempo de retenção 4,6 min
Preparação 42b: 8-cloro-3-(4-clorobenzil)-2,4- dimetil-5-(lH-tetrazol-5-il) quinolina
Uma mistura de 8-cloro-3-(4-clorobenzil)-2,4- dimetil quinolina-5-carbonitrila (0,048 g) , tolueno (1,5 mL) , azida de trimetilsilila (0,081 g) e óxido de dibutil estanho (0,007 g) foram vedados em um frasco e aquecidos a 100°C por 66 horas. A mistura foi resfriada à temperatura 25 ambiente e diluida com acetato de etila. A mistura resultante foi lavada com solução de carbonato de hidrogênio de sódio aquosa saturada e o pH da fase aquosa foi ajustado para 5 pela adição de ácido acético glacial. O precipitado resultante foi coletado por filtração, lavado 30 com solução de ácido acético aquosa diluida e seco para fornecer composto titulo como um sólido branco, 0,017 g.
XH NMR (DMSO-d6): δ 1.75 (s, 3H) , 2.65 (s, 3H) , 4.25 (s, 2H), 7.00 (d, J = 8.7 Hz, 2H), 7.35 (d, J = 8.7 Hz, 2H), 7.65 (d, J = 7.8 Hz, 1H), 8.05 (d, J = 7.8 Hz, 1H).
MS: ESI (+ve) (Método A): 384 (M+H)+, tempo de retenção 11,2 min
MS: ESI (+ve) (Método B) : 384 (M+H)+, tempo de retenção 3,8 min
Exemplo 43: [8-cloro-4-difluorometóxi-2- isopropil-3-(4-metanossulfonil benzil) quinolin-5- ilóxi]ácido acético
Uma suspensão de terc-butóxido de potássio (0,54 g) em tetraidrofurano anidro (200 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,1 mL) e éster etilico de 4- metil- ácido 3-oxopentanóico (0,65 mL) . Após agitar em temperatura ambiente por 45 minutos uma solução de 1- bromometil-4-metanossulfonil benzeno (1,0 g) em tetraidrofurano (50 mL) foi adicionada e a mistura resultante aquecida a 70°C por 24 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e o tetraidrofurano removido sob pressão reduzida. 0 residuo foi extraído com acetato de etila e os extratos combinados secos sobre sulfato de magnésio e então o solvente removido sob pressão reduzida para fornecer composto título, 1,4 g.
MS: ESI (+ve) (Método B) : 327 (M+H)+, tempo de retenção 3,3 min
Preparação 43b: ester metilico de [8-cloro-2- isopropil-3-(4-metanossulfonil benzila)-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- clorofenóxi) ácido acético (0,70 g), éster etilico de 2-(4- 5 metanossulfonil benzil)-4-metil- ácido 3-oxopentanóico (1,4 g) , ácido polifosfórico (3,6 g) e dioxano (50 mL) foi aquecida a 120°C por 2 dias. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre 10 sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:1 por volume) para fornecer o composto titulo, 0,79 g.
MS: ESI (+ve) (Método B) : 478 (M+H)+, tempo de retenção 3,4 min
Preparação 43c: éster metilico de [8-cloro-4- difluorometóxi-2-isopropil-3-(4-metanossulfonilbenzenil) quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método da Preparação 34e utilizando éster metilico de [8-cloro-2- isopropil-3-(4-metanossulfonil benzil)-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético
XH NMR (CDCI3) : δ 1.25 (d, J = 6.7 Hz, 6H) , 3.00 (s, 3H) , 25 3.20 (m, 1H), 3.80 (s, 3H) , 4.50 (s, 2H), 4.85 (s, 2H), 6.70 (d, J = 8.5 Hz, 1H), 6.95 (t, J = 75 Hz, 1H), 7.25 (d, J = 8.5 Hz, 2H), 7.70 (d, J = 8.5 Hz, 1H), 7.85 (d, J = 8.5 Hz, 2H).
MS: ESI (+ve) (Método B) : 528 (M+H)+, tempo de 30 retenção 4,2 min
Preparação 43d: [8-cloro-4-difluorometóxi-2- isopropil-3-(4- metanossulfonil benzil) quinolin-5-ilóxi] ácido acético & &
Uma mistura de éster metilico de [8-cloro-4- difluorometóxi-2-isopropil-3-(4-metanossulfonil benzil) quinolin-5-ilóxi] ácido acético (0,040 g) , tetraidrofurano (3,0 mL) e 1.0 M de solução de hidróxido de litio aquosa 5 (0,10 mL) foi agitada em temperatura ambiente por 1 hora. 0 solvente foi removido sob pressão reduzida e o residuo diluido com água e então o pH ajustado para 5 pela adição de diidrogenfosfato de sódio. A mistura foi extraida com acetato de etila e os extratos combinados secos sobre 10 sulfato de magnésio e então o solvente removido sob pressão reduzida para fornecer o composto titulo, 0,025 g.
XH NMR (DMSO-d6): δ 1.15 (d, J = 6.4 Hz, 6H), 2.50 (m, 1H), 3.15 (s, 3H), 4.50 (s, 2H), 4.80 (s, 2H), 7.00 (d, J = 8.7 15 Hz, 1H), 7.35 (d, J = 8.2 Hz, 2H), 7,50 (t, J = 75 Hz, 1H), 7.80-7.85 (m,3H).
MS: ESI (+ve) (Método A): 514 (M+H)+, tempo de retenção 11,7 min
Exemplo 44: [8-cloro-2-ciano-3-(4-metanossulfonil 20 benzil)-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- 25 metanossulfonil benzil)-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético (0,22 g) , N-fenil trifluorometanossulfonimida (0,35 g), carbonato de potássio (0,090 g) e N,N-dimetil formamida (5,0 mL) foi agitada em temperatura ambiente por 17 horas. A mistura foi dividida entre diclorometano e água e a fase aquosa extraida com 5 diclorometano. As fases orgânicas combinadas foram lavadas com água, secas sobre sulfato de sódio e o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com diclorometano forneceu o composto titulo, 0,080 g.
MS: ESI (+ve) (Método B) : 582 (M+H)+, tempo de retenção 4,1 min
Preparação 44b: éster metilico de [8-cloro-2- ciano-3-(4-metanossulfonil benzil)-4-metil quinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- metanossulfonil benzil)-4-metil-2- trifluorometanossulfonilóxi quinolin-5-ilóxi] ácido acético (0, 080 g), cianeto de zinco (0,010 g) , tetraquis (trifenil fosfina) paládio (O) (0,030 g) , e cloreto de litio (0,001 20 g) em N,N-dimetil formamida (8,0 mL) foi aquecida por irradiação por microonda a 120°C por 15 minutos. A mistura foi diluida com água e o precipitado resultante coletado por filtração, lavada com água e éter dietilico e então seca para fornecer o composto titulo, 0,056 g.
MS: ESI (+ve) (Método B) : 459 (M+H)+, tempo de retenção 3,7 min
Preparação 44c: [8-cloro-2-ciano-3-(4- metanossulfonil benzil)-4-metilquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-cloro-2- ciano-3-(4-metanossulfonil benzil)-4-metil quinolin-5- ilóxi] ácido acético (0,056 g) , metanol (1,5 mL) , tetraidrofurano (1,5 mL) , água (2,0 mL) e hidróxido de lítio (0,60 g) foi agitada em temperatura ambiente por 1 hora. A mistura foi dividida entre acetato de etila e 1.0 M de ácido clorídrico aquoso. A fase aquosa foi extraída com acetato de etila e as fases orgânicas combinadas foram 5 secas sobre sulfato de sódio e o solvente removido sob pressão reduzida. A purificação do resíduo por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água forneceu o composto título como um sólido branco, 0,015 g.
XH NMR (DMSO-d6): Ô2.90 (s, 3H) , 3.20 (s, 3H), 4.60 (s, 2H), 4.90 (s, 2H), 7.20 (d, J = 8.5 Hz, 1H), 7.40 (d, J = 8.5 Hz, 2H), 7.85 (d, J = 8.5 Hz, 2H), 8.00 (d, J = 8.5 Hz, 1H) .
MS: ESI (+ve) (Método A): 445 (M+H)+, tempo de 15 retenção 9,8 min
MS: ESI (+ve) (Método B) : 445 (M+H)+, tempo de retenção 3,3 min
Exemplo 45: [4-difluorometóxi-2-etil-8-flúor-3- (4-metanossulfonil benzil)-quinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (2,7 g) em tetraidrofurano anidro (35 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,1 mL) e éster metilico de 25 ácido 3-oxopentanóico (3,2 g) . Após agitar em temperatura ambiente por 15 minutos uma solução de l-clorometil-4- metanossulfonil benzeno (5,0 g) em tetraidrofurano (15 mL) foi adicionada e a mistura resultante aquecida a 70°C por 16 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e o tetraidrofurano removido sob pressão reduzida. O residuo foi dividido entre acetato de etila e solução de cloreto de amónio aquosa diluida. A fase aquosa 5 foi extraida com acetato de etila e as fases orgânicas combinadas secas sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de tolueno, diclorometano e acetato de etila (1:1:0 10 a 0:1:0 a 0:4:1 por volume) para fornecer o composto titulo como um sólido branco ceroso, 3,0 g.
MS: ESI (+ve) (Método B) : 299 (M+H)+, tempo de retenção 3,0 min
preparação 45b: éster metilico de [2-etil-8- 15 flúor-3-(4-metanossulfonil benzil)-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenóxi) ácido acético (1,0 g) , éster metilico de 2- (4-metanossulfonil benzil)-3-ácido oxopentanóico (1,4 g), 20 ácido polifosfórico (5 mL) e dioxano (20 mL) foi aquecida a 130°C por 17 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e o pH ajustado para 4 pela adição de acetato de sódio. A mistura foi extraida com acetato de etila e os extratos combinados secos sobre 25 sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer o composto titulo como uma goma cor de mel, 2,3 g.
MS: ESI (+ve) (Método B) : 448 (M+H)+, tempo de retenção 2,6 min
Preparação 45c: éster metilico de [4- difluorometóxi-2-etil-8-flúor-3-(4-metanossulfonil benzil) quinolin-5-ilóxi] ácido acético
Preparação 34e utilizando éster metilico de [2-etil-8- flúor-3-(4-metanossulfonil benzil)-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético.
MS: ESI (+ve) (Método B) : 498 (M+H)+, tempo de 5 retenção 3,6 min
Preparação 45d: [4-difluorometóxi-2-etil-8-flúor- 3-(4-metanossulfonil benzil) quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [4- 10 difluorometóxi-2-etil-8-flúor-3-(4-metanossulfonil benzil) quinolin-5-ilóxi] ácido acético (0,82 g) , metanol (33 mL) , 5.0 M de solução de hidróxido de litio aquosa (0,7 mL) , e água (1,4 mL) foi agitada em temperatura ambiente por 35 minutos. O pH da mistura foi ajustado para 4 pela adição de 15 ácido acético glacial e o solvente removido sob pressão reduzida. O residuo foi diluido com água (4,0 mL) e o sólido coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido creme pálido, 0,60 g.
NMR (DMSO-d6): Ô 1.20 (t, J = 7.3 Hz, 3H), 2.80 (q, J = 7.3 Hz, 2H), 3.15 (s, 3H), 4.40 (s, 2H), 4.45 (s, 2H), 6.80 (dd, J = 3.6, 8.9 Hz, 1H), 7.35 (d, J = 8.2 Hz, 2H), 7.45 (dd, J = 8.9, 10.2 Hz, 1H), 7.85 (d, J = 8.2 Hz, 2H), 8.20 (t, J = 75 Hz, 1H).
MS: ESI (+ve) (Método A): 484 (M+H)+, tempo de retenção 9,6 min
MS: ESI (+ve) (Método B) : 484 (M+H)+, tempo de retenção 3,2 min
Exemplo 46: [3-(2-cloro-4-metanossulfonil benzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método da Preparação 34a utilizando l-bromometil-2-cloro-4- metanossulfonil benzeno e éster S-terc-butilico de ácido 3- 10 oxotiobutirico.
MS: ESI (+ve) (Método B) : 377 (M+H)+, tempo de retenção 3,8 min
Preparação 46b: 2-(2-cloro-4-metanossulfonil benzil)-N-(2-flúor-5-hidróxi fenil)-3-oxobutiramida
O composto titulo foi preparado pelo método da Preparação 34b utilizando 3-amino-4-fluorofenol e éster S- terc-butilico de 2-(2-cloro-4-metanossulfonil benzil)-ácido 3-oxotiobutirico.
NMR (CD3OD) : δ 2.30 (s, 3H) , 3.10 (s, 3H) , 3.50 (m, 1H) , 20 4.15 (m, 1H), 6.55 (m, 1H), 6.90 (dd, J = 8.9, 10.5 Hz, 1H), 7.20 (m, 1H), 7.55 (d, J = 8.0 Hz, 1H), 7.80 (dd, J = 1.9, 8.0 Hz, 1H), 8.00 (d, J = 1.9 Hz, 1H).
MS: ESI (+ve) (Método B) : 378 (M+H)+, tempo de retenção 2,8 min
Preparação 46c: 3-(2-cloro-4-metanossulfonil benzil)-8-flúor-5-hidróxi-4-metil-lH-quinolin-2-ona
Preparação 34c utilizando 2-(2-cloro-4-metanossulfonil benzil)-N-(2-flúor-5-hidróxi fenil)-3-oxobutiramida.
XH NMR (DMSO-d6): δ 2.55 (s, 3H) , 3.25 (s, 3H) , 4.10 (s, 2H), 6.55 (dd, J = 4.4, 8.9 Hz, 1H), 7,10-7.20 (m, 2H), 5 7.75 (dd, J = 1.9, 8.1 Hz, 1H) , 8.00 (d, J = 1.9 Hz, 1H) , 11.35 (br s, 1H).
MS: ESI (+ve) (Método B) : 396 (M+H)+, tempo de retenção 3,0 min
Preparação 46d: éster metilico de [3-(2-cloro-4- 10 metanossulfonil benzil)-8-flúor-4-metil-2-oxo-l, 2- diidroquinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34d utilizando 3-(2-cloro-4-metanossulfonil benzil)-8-flúor-5-hidróxi-4-metil-lH-quinolin-2-ona.
MS: ESI (+ve) (Método B) : 468 (M+H)+, tempo de retenção 3,2 min
Preparação 4e: éster metilico de [3-(2-cloro-4- metanossulfonil benzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3-(2-cloro-4- metanossulfonil benzil)-8-flúor-4-metil-2-oxo-l, 2- diidroquinolin-5-ilóxi] ácido acético.
TH NMR (DMSO-d6): δ 2.80 (s, 3H) , 3.25 (s, 3H), 3.70 (s, 25 3H), 4.35 (s, 2H), 5.00 (s, 2H), 7.00 (m, 2H), 7.55 (m, 1H), 7.75 (dd, J = 1.8, 8.2 Hz, 1H) , 7.80 (t, J = 72 Hz, 1H), 8.10(d,J = 1.8Hz, 1H).
MS: ESI (+ve) (Método B) : 518 (M+H)+, tempo de retenção 4,1 min
Preparação 46f: [3-(2-cloro-4-metanossulfonil benzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético metanossulfonil benzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido acético (0,22 g) , metanol (8,0 mL) , 5.0 M solução de hidróxido de litio aquosa (0,4 mL) e água (0,8 mL) foi agitada em temperatura ambiente por 2 horas. 0 pH da solução foi ajustado para 4 pela adição de ácido acético glacial e o solvente removido sob pressão reduzida. O residuo foi diluido com água (4,0 mL) e o sólido coletado por filtração, lavado com água e metanol e seco para fornecer o composto titulo como um sólido branco, 0,17 g. NMR (DMSO-d6): δ2.85 (s, 3H) , 3.25 (s, 3H), 4.25 (s, 2H), 4.30 (s, 2H), 6.75 (dd,-J = 4.1, 9.0 Hz, 1H), 7.00 (d, J = 8.2 Hz, 1H), 7.45 (dd, J = 9.0, 9.9 Hz, 1H), 7.75 (dd, J = 1.9, 8.2 Hz, 1H), 7.80 (t, J = 72 Hz, 1H), 8.05 (d, J = 1.9 Hz, 1H).
MS: ESI (+ve) (Método A): 504 (M+H)+, tempo de retenção 11,3 min
MS: ESI (+ve) (Método B) : 504 (M+H)+, tempo de retenção 3,7 min
Exemplo 47: [3-(2-cloro-4-metanossulfonil benzil)-4- difluorometóxi-2-etil-8-fluoroquinolin-5- ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (1,2 g) em tetraidrofurano anidro (200 mL) a 0°C foi tratada com uma mistura de terc-butanol (1,0 mL) e éster metilico de ácido 3-oxopentanóico (1,2 g) . Após agitar em temperatura ambiente por 45 minutos uma solução de l-bromometil-2- cloro-4-metanossulfonil benzeno (2,5 g) em tetraidrofurano (50 mL) foi adicionada e a mistura resultante agitada e temperatura ambiente por 3 dias. A mistura foi diluida com 5 água e o tetraidrofurano removido sob pressão reduzida. O residuo foi extraido com acetato de etila e os extratos combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma 10 mistura de cicloexano, éter dietilico, acetato de etila e diclorometano (1:1:0:0 a 0:0:1:9 por volume) para fornecer o composto titulo, 3,0 g.
MS: ESI (+ve) (Método B) : 333 (M+H)+, tempo de retenção 3,2 min
Preparação 47b: éster metilico de [3-(2-cloro-4- metanossulfonil benzil)-2-etila-8-flúor-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenóxi) ácido acético (1,0 g) , éster metilico de 2- 20 (2-cloro-4-metanossulfonil benzil)-ácido 3-oxopentanóico (2,1 g) , ácido polifosfórico (10 g) e dioxano (10 mL) foi aquecida a 130°C por 18 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram lavados com 25 solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e metanol (19:1 por volume) para fornecer o composto titulo, 30 1,6 g.
MS: ESI (+ve) (Método B) : 402 (M+H)+, tempo de retenção 3,0 min
Preparação 47c: éster metilico de [3-(2-cloro-4- metanossulfonil benzil)-4-difluorometóxi-2-etil-8- fluoroquinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método da Preparação 34e utilizando éster metilico de [3-(2-cloro-4- 5 metanossulfonil benzil)-2-etil-8-flúor-4-oxo- 1,4- diidroquinolin-5-ilóxi] ácido acético.
XH NMR (DMSO-d6): Ô 1.25 (t, J = 7.4 Hz, 3H), 2.80 (q, J = 7.4 Hz, 2H), 3.30 (s, 3H), 3.75 (s, 3H), 4.45 (s, 2H), 5.00 10 (s, 2H), 6.90 (d, J = 8.2 Hz, 1H) , 7.05 (dd, J = 3.7, 8.8 Hz, 1H), 7.20 (t, J = 75 Hz, 1H) , 7.55 (dd, J = 8.8, 10.1 Hz, 1H), 7.70 (dd, 1.9, 8.2 Hz, lH),8.05(d,J = 1.9Hz, 1H).
MS: ESI (+ve) (Método B) : 532 (M+H)+, tempo de retenção 3,9 min
preparação 47d: [3-(2-cloro-4-metanossulfonil benzil)-4-difluorometóxi-2-eti1-8-fluoroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [3-(2-cloro-4- metanossulfonil benzil)-4-difluorometóxi-2-etil-8- 20 fluoroquinolin-5-ilóxi] ácido acético (1,0 g) , metanol (38 mL) , 5.0 M solução de hidróxido de litio aquosa (0,8 mL) e água (1,6 mL) foi agitada em temperatura ambiente por 35 minutos. O pH da mistura foi ajustado para 4 pela adição de ácido acético glacial e o solvente removido sob pressão 25 reduzida. O residuo foi diluido com água (4,0 mL) e o sólido coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido creme, 0,66 g. XH NMR (DMSO-d6) : δ 1.25 (t, J = 7.6 Hz, 3H), 2.80 (q, J = 7.6 Hz, 2H), 3.25 (s, 3H), 4.40 (s, 2H), 4.45 (s, 2H), 6.85 30 (dd, J = 3.7, 8.9 Hz, 1H), 6.90 (d, J = 8.1 Hz, 1H), 7.50 (dd, J = 8.9,10.3 Hz, 1H), 7.70 (dd, J = 1.9, 8.1 Hz, 1H), 8.00 (d, J = 1.9 Hz, lH),8.05(t,J = 75Hz, 1H).
MS: ESI (+ve) (Método A): 518 (M+H) , tempo de retenção 10,6 min
MS: ESI (+ve) (Método B) : 518 (M+H)+, tempo de retenção 3,5 min
Exemplo 48: [2-difluorometóxi-8-flúor-3-(4- metanossulfonil benzil)-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de 10 Preparação 34b utilizando éster S-terc-butil de 3-amino-4- fluorofenol e 2-(4-metanossulfonil benzil)-ácido 3- oxotiobutirico.
MS: ESI (+ve) (Método B) : 380 (M+H)+, tempo de retenção 2,5 min
Preparação 48b: 8-flúor-5-hidróxi-3-(4- metanossulfonil benzil)-4-metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método de Preparação 36c utilizando N-(2-flúor-5-hidróxi fenil)-2-(4- metanossulfonil benzil)-3-oxobutiramida.
NMR (DMSO-d6) : δ 2.60 (s, 3H) , 3.20 (s, 3H), 4.15 (s, 2H), 6.55 (J = 4.3, 8.8 Hz, 1H), 7.20 (dd, J = 8.8, 10.1 Hz, 1H), 7.45 (d, J = 8.4 Hz, 2H), 7.80 (d, J = 8.4 Hz, 2H), 10.15 (s, 1H), 11.45 (s, 1H).
MS: ESI (+ve) (Método B) : 362 (M+H)+, tempo de 25 retenção 2,6 min
Preparação 48c: éster metilico de [8-flúor-3-(4- metanossulfonil benzil)-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34d utilizando 8-flúor-5-hidróxi-3-(4- 5 metanossulfonil benzil)-4-metil-lH-quinolin-2-ona.
NMR (DMSO-d6): δ 2.65 (s, 3H) , 3.15 (s, 3H) , 3.70 (s, 3H), 4.20 (s, 2H), 4.90 (s, 2H) , 6.70 (dd, J = 4.1, 9.1 Hz, 1H), 7.30 (m, 1H), 7.45 (d, J = 8.3 Hz, 2H), 7.80 (d, J = 8.3 Hz, 2H), 11.65 (s,lH).
MS: ESI (+ve) (Método B) : 434 (M+H)+, tempo de retenção 2,9 min
Preparação 48d: éster metilico de [2- difluorometóxi-8-flúor-3-(4-metanossulfonil benzil)-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [8-flúor-3-(4- metanossulfonil benzil)-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético.
TH NMR (DMSO-d6): δ 2.90 (s, 3H) , 3.20 (s, 3H), 3.70 (s, 20 3H), 4.35 (s, 2H), 5.00 (s, 2H), 6.95 (dd, J = 4.0, 8.9 Hz, 1H), 7.40 (d, J = 8.4 Hz, 2H), 7.50 (dd, J = 8.9, 9.8 Hz, 1H), 7.65-8.05 (m,3H).
MS: ESI (+ve) (Método B) : 484 (M+H)+, tempo de retenção 3,8 min
Preparação 48e: [2-difluorometóxi-8-flúor-3-(4- metanossulfonil benzil)-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [2- difluorometóxi-8-flúor-3-(4-metanossulfonil benzil)-4-metil 30 quinolin-5-ilóxi] ácido acético (0,57 g) , metanol (24 mL); , I 5.0 M de solução de hidróxido de litio aquosa (0,5 mL) e água (1,0 mL) foi agitada em temperatura ambiente por 90 minutos. O pH da mistura foi ajustado para 4 pela adição de ácido acético glacial e o solvente removido sob pressão reduzida. O residuo foi diluido com água e o sólido coletado por filtração, lavado com água e seco para fornecer o composto titulo como um sólido branco, 0,53 g.
XH NMR (DMSO-d6): Ô 2.90 (s, 3H) , 3.15 (s, 3H), 4.25 (s, 2H), 4.35 (s, 2H), 6.75 (dd, J = 4.1, 9.1 Hz, 1H), 7.35- 7.45 (m, 3H), 7.80 (d, J = 8.1 Hz, 2H) , 7.85 (t, J = 72 Hz, 1H) .
MS: ESI (+ve) (Método A): 470 (M+H)+, tempo de 10 retenção 10,4 min
MS: ESI (+ve) (Método B) : 470 (M+H)+, tempo de retenção 3,5 min
Exemplo 49: [3-(4-clorobenzil)-4-difluorometóxi- 2-etil-8- fluoroguinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (7,8 g) em tetraidrofurano anidro (140 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,3 mL) e éster etilico de 20 ácido 3-oxopentanóico (10 g) . Após agitar em temperatura ambiente por 30 minutos uma solução de l-bromometil-4- clorobenzeno (14 g) em tetraidrofurano (20 mL) foi adicionada e a mistura resultante agitada em temperatura ambiente por 6 dias. A mistura foi diluida com água, 25 extraida com acetato de etila e os extratos combinados lavados com água e solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de pentano e acetato de etila (1:0 a 10:1 por volume) para fornecer o composto titulo como um 5 óleo amarelo, 9,3 g.
Preparação 49b: éster metilico de [3-(4- clorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- 10 fluorofenóxi) ácido acético (1,9 g), éster etilico de 2-(4- clorobenzil)-ácido 3-oxopentanóico (0,95 g) e ácido polifosfórico (10 mL) foi aquecida a 120°C por 5 horas. A mistura foi diluida com água, extraida com acetato de etila e os extratos combinados lavados com solução de cloreto de 15 sódio aquosa saturada e solução de carbonato de hidrogênio de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de 20 etila (1:0 a 10:1 por volume) para fornecer composto titulo como um sólido marrom, 0,10 g.
MS: ESI (+ve) (Método B) : 404 (M+H)+, tempo de retenção 3,3 min
Preparação 49c: éster metilico de [3-(4- 25 clorobenzil)-4-difluorometóxi-2-etil-8-fluoroquinolin-5- ilóxi] ácido acético
0 composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3—(4— clorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidroquinolin-5- 30 ilóxi] ácido acético
MS: ESI (+ve) (Método B) : 454 (M+H)+, tempo de retenção 4,4 min /47 & difluorometóxi-2-etil-8-fluoroquinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [3-(4- clorobenzil)-4-difluorometóxi-2-etil-8-fluoroquinolin-5- 5 ilóxi] ácido acético (0,11 g) , metanol (10 mL) e 5.0 M de solução de hidróxido de sódio aquosa (1,0 mL) foi agitada em temperatura ambiente por 30 minutos. O pH da solução foi ajustado para 5 pela adição de ácido acético glacial. 0 solvente foi removido sob pressão reduzida e o residuo 10 purificado por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água (40% a 95% de modificador orgânico) para fornecer o composto titulo como um sólido branco, 0,040 g.
NMR (DMSO-d6): δ 1.15 (t, J = 7.3 Hz, 3H), 2.80 (q, J = 15 7.3 Hz, 2H), 4.30 (s, 2H), 4.40 (s, 2H), 6.80 (dd, J = 3.8, 8.9 Hz, 1H), 7.10 (d, J = 8.4 Hz, 2H), 7.35 (d, J = 8.4 Hz, 2H), 7.45 (dd, J = 8.9, 10.4 Hz, 1H) , 8.20 (t, J = 75 Hz, 1H) .
MS: ESI (+ve) (Método A): 440 (M+H)+, tempo de 20 retenção 12,3 min
MS: ESI (+ve) (Método B) : 440 (M+H)+, tempo de retenção 4,1 min
Exemplo 50: [4-difluorometóxi-2-etil-8-flúor-3- (4-fluorobenzil) quinolin-5-ilóxi] ácido acético
Éster metilico de ácido 3-oxopentanóico (7,5 g) foi adicionado a uma suspensão agitada de hidreto de sódio (60% em óleo, 4,6 g) em N,N-dimetil formamida (20 mL) e tetraidrofurano (80 mL) a 0°C e a mistura resultante agitada a 0°C por 30 minutos. Uma solução de 1-bromometil- 5 4-fluorobenzeno (7,0 mL) em tetraidrofurano foi adicionada na mistura resultante aquecida à temperatura ambiente e então agitada nessa temperatura por 17 horas. A mistura foi dividida entre acetato de etila e água e a fase aquosa extraida com acetato de etila. As fases orgânicas 10 combinadas foram secas sobre sulfato de sódio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e acetato de etila (19:1 por volume) para fornecer o composto titulo, 1,0 g.
Preparação 50b: éster metilico de [2-etil-8- flúor-3-(4-fluorobenzil)-4-oxo-l, 4-diidroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenóxi) ácido acético (0,80 g), éster metilico de 2- 20 (4-fluorobenzil)-ácido 3-oxopentanóico (1,0 g) , ácido polifosfórico (10 g) e dioxano (10 mL) foi aquecida a 130°C por 17 horas. A mistura foi resfriada à temperatura ambiente e dividida entre acetato de etila e água. A fase aquosa foi extraida com acetato -de etila e as fases 25 orgânicas combinadas lavadas com solução de cloreto de sódio aquosa saturada e secas sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer o composto titulo, 1,5 g.
MS: ESI (+ve) (Método B) : 488 (M+H)+, tempo de 30 retenção 3,1 min
Preparação 50c: éster metilico de [4- difluorometóxi-2-etil-8-flúor-3-(4-fluorobenzil) quinolin- 5-ilóxi] ácido acético
Uma mistura de éster metilico de [2-etil-8-flúor- 3-(4-fluorobenzil)-4-oxo-l,4-diidroquinolin-5-ilóxi] ácido acético (1,5 g) , N,N-dimetil formamida (30 mL) , carbonato de potássio (5,2 g) e éster clorodifluorometil de ácido 5 acético (5,5 mL) foi agitada a 70°C por 4 dias. A mistura foi diluida com água e extraida com acetato de etila. Os * ( extratos combinados foram secos sobre sulfato de sódio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, 10 eluindo com uma mistura de cicloexano e acetato de etila (3:1 por volume) para fornecer compostos títulos, 0,50 g.
NMR (CDCI3) : δ 1.25 (t, J = 7.5 Hz, 3H) , 2.90 (q, J = 7.5 Hz, 2H), 3.85 (s, 3H), 4.35 (s, 2H), 4.80 (s, 2H), 6.70 (dd, J = 3.7, 8.7 Hz, 1H) , 6.90-7.00 (m, 2H), 7.00-7.10 (m, 15 2H), 7.20-7.30 (m, 2H).
MS: ESI (+ve) (Método B) : 438 (M+H)+, tempo de retenção 4,2 min
Preparação 50d: [4-difluorometóxi-2-etil-8- flúor-3-(4-fluorobenzil) quinolin-5-ilóxi] ácido acético 20 Uma mistura de éster metilico de [4- difluorometóxi-2-etil-8-flúor-3-(4-fluorobenzil)quinolin-5- ilóxi] ácido acético (050 g), metanol (10 mL), tetraidrofurano (10 mL), água (8 mL) e hidróxido de lítico (0,050 g) foi agitada em temperatura ambiente por 30 25 minutos. A mistura foi dividida entre acetato de etila e 1.0 M de ácido clorídrico aquoso e a fase aquosa foi extraída com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A Purificação do resíduo por HPLC de fase 30 inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água, seguido por lavagem com éter dietílico forneceu o composto título como um sólido branco, 0,090 g. te? & XH NMR (DMSO-dβ): δ 1.16 (t, J = 7.3 Hz, 3H), 2.80 (q, J = 7.3 Hz, 2H), 4.35 (s, 2H), 4.90 (s, 2H), 7.00 (dd, J = 3.7, 8.7 Hz, 1H), 7.05-7.15 (m, 4H), 7.30 (t, J = 75 Hz, 1H), 7.50(dd, J = 8.8, 10.1 Hz, 1H).
MS: ESI (+ve) (Método A): 424 (M+H)+, tempo de retenção 11,5 min
Exemplo 51: [3-(2,4-diclorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster etilico de 2-(2,4- diclorobenzil)-ácido 3-oxobutirico (4,6 g) e 3-amino-4- fluorofenol (1,0 g) foi aquecida por irradiação por 15 microondas a 120°C por 20 minutos. A mistura foi purificada por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e pentano (1:19 a 1:1 por volume) para fornecer o composto titulo, 0,67 g.
Preparação 51b: 3-(2,4-diclorobenzil)-8-flúor-5- 20 hidróxi-4-metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método de Preparação 34c utilizando 2-(2,4-diclorobenzil)-N-(2-flúor- 5-hidróxi fenil)-3-oxobutiramida.
MS: ESI (+ve) (Método B) : 352 (M+H)+, tempo de 25 retenção 3,6 min
Preparação 51c: éster metilico de [3-(2,4- diclorobenzil)-8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5- 1&I & ilóxi] ácido acético
0 composto titulo foi preparado pelo método de Preparação 34d utilizando 3-(2,4-diclorobenzil)-8-flúor-5- hidróxi-4-metil-lH-quinolin-2-ona.
MS: ESI (+ve) (Método B) : 424 (M+H)+, tempo de retenção 3,9 min
Preparação 51d: éster metilico de [3-(2,4- diclorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3—(2,4 — diclorobenzil)-8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético.
MS: ESI (+ve) (Método B) : 474 (M+H)+, tempo de 15 retenção 4,8 min preparação 51e: [3-(2,4-diclorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [3— (2,4 — 20 diclorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido acético (0,071 g), metanol (10 mL), e 5.0 M de solução de hidróxido de sódio aquosa (0,15 mL) foi agitada em temperatura ambiente por 1 hora. O solvente foi removido sob pressão reduzida e o pH do residuo ajustado para 4 pela 25 adição de ácido acético glacial. A mistura foi diluida em acetato de etila, lavada com água e solução de cloreto de sódio aquosa saturada e seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, 30 eluindo com uma mistura de acetato de etila e metanol (1:0 a 1:1 por volume) para fornecer o composto titulo como um sólido branco, 0,040 g. 1^2 &
XH NMR (DMSO-dβ): δ 2.85 (s, 3H) , 4.20 (s, 2H), 4.35 (s, 2H), 6.70 (d, J = 8.4 Hz, 1H), 6.80 (dd, J = 2.1, 8.4 Hz, 1H), 7.25 (t, J = 2.1, 8.4 Hz, 1H), 7.40 (t, J = 9.4 Hz, 1H), 7.65 (d, J = 2.1 Hz, 1H), 7.80 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 460 (M+H)+, tempo de retenção 13,4 min
MS: ESI (+ve) (Método B) : 460 (M+H)+, tempo de retenção 4,4 min
Exemplo 52: [2-difluorometóxi-8-flúor-3-(4- fluorobenzil)-4- metil quinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo Método da Preparação 34a utilizando l-bromometil-4-fluorobenzeno e 15 éster S-terc-butil de ácido 3-oxotiobutirico.
XH NMR (CDCI3) : δ 1.40 (s, 9H), 2.20 (s, 3H), 3.10 (m, 2H) , 3.80 (t, J = 7.5 Hz, 1H), 6.95 (m, 2H), 7.10 (m, 2H).
Preparação 52b: 2-(4-fluorobenzil)-N-(2-flúor-5- hidróxi fenil)-3- oxobutiramida
O composto titulo foi preparado pelo método de Preparação 34b utilizando 3-amino-4-fluorofenol e éster S- terc-butil de 2-(4-fluorobenzil)-ácido 3-oxotiobutirico
Preparação 52c: 8-flúor-3-(4-fluorobenzil)-5- hidróxi-4-metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método de Preparação 34c utilizando 2-(4-fluorobenzil)-N-(2-flúor-5- hidróxi fenil)-3-oxobutiramida.
MS: ESI (+ve) (Método B) : 302 (M+H)+, tempo de retenção 3,1 min
Preparação 52d: éster metilico de [8-flúor-3-(4- 7 5 fluorobenzil)-4-metil-2-oxo-l,2-diidroquinolin-5-ilóxi] ácido acético
0 composto titulo foi preparado pelo método de Preparação 34d utilizando 8-flúor-3-(4-fluorobenzil)-5- hidróxi-4-metil-lH-quinolin-2-ona.
XH NMR (DMSO-d6): δ 2.65 (s, 3H) , 3.70 (s, 3H), 4.05 (s, 2H) , 4.90 (s, 2H), 6.65 (dd, J = 4.0, 9.1 Hz, 1H), 7.05 (m, 2H), 7.20-7.35 (m, 3H) , 11.60 (s, 1H) .
MS: ESI (+ve) (Método B) : 374 (M+H)+, tempo de retenção 3,5 min
Preparação 52e: éster metilico de [2- difluorometóxi-8-flúor-3-(4-fluorobenzil)-4-metil quinolin- 5-ilóxi] ácido acético
Uma mistura de éster metilico de [8-flúor-3-(4- fluorobenzil)-4-metil-2-oxo-l, 2-diidroquinolin-5-ilóxi] 20 ácido acético (0,48 g) , N,N-dimetil formamida (6,0 mL) , carbonato de potássio (0,72 g) , e éster clorodifluorometil de ácido acético (1,7 mL) foi agitada a 70°C por 5 dias. A mistura foi diluida com água, extraida com acetato de etila e os extratos combinados lavados com água e então secos 25 sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:6 por volume), seguido por lavagem com éter dietílico forneceu o composto título como um 30 sólido branco, 0,29 g.
XH NMR (CDCI3) : δ 2.95 (s, 3H), 3.80 (s, 3H), 4.20 (s, 2H), 4.70 (s, 2H), 6.60 (dd, J = 4.0, 8.7 Hz, 1H), 6.90-7.00 (m, IjOjj 2H), 7.10 (m, 2H), 7.20 (t, J = 9.0 Hz, 1H), 7.80 (t, J = 73 Hz, 1H).
Preparação 52f: [2-difluorometóxi-8-flúor-3-(4- fluorobenzil)-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [2- difluorometóxi-8-flúor-3-(4-fluorobenzil)-4-metil quinolin- 5-ilóxi] ácido acético (0,20 g) , tetraidrofurano (4,0 mL), metanol (4,0 mL) , água (3,0 mL) , e hidróxido de litio (0,020 g) foi agitada em temperatura ambiente por 40 10 minutos. A mistura foi dividida entre acetato de etila e 1.0 M de ácido cloridrico aquoso. A fase aquosa foi extraida com acetato de etila e as fases orgânicas combinadas foram secas sobre sulfato de sódio e o solvente removido sob pressão reduzida. A purificação do residuo por 15 HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água forneceu o composto titulo como um sólido branco, 0,10 g.
XH NMR (DMSO-d6) : δ 2.90 (s, 3H) , 4.20 (s, 2H), 4.80 (s, 2H), 6.90 (dd, J = 4.0, 8.9 Hz, 1H), 7.05-7.20 (m, 4H), 20 7.50 (m, 1H), 7.85 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 410 (M+H)+, tempo de retenção 12,2 min
MS: ESI (+ve) (Método B) : 410 (M+H)+, tempo de retenção 3,9 min
Exemplo 53: [3-(2,4-difluorobenzil)-4- difluorometóxi-2-etil-8-fluoroquinolin-5-ilóxi] ácido cético
Anidrido acético (8,0 mL) foi adicionado em gotas durante urn periodo de 10 minutos a uma mistura de 2-flúor- 5-nitrofenil amina (7,8 g) e ácido acético (50 mL) em refluxo. A mistura resultante foi aquecida em refluxo por 30 minutos e resfriada a 40°C. A mistura foi derramada em água gelada (800 mL) e o precipitado resultante coletado por filtração, lavado com 1.0 M de ácido cloridrico aquoso e água e seco para fornecer o composto titulo como um sólido marrom claro, 9,2 g.
NMR (DMSO-d6): δ 2.15 (s, 3H) , 7.55 (dd, J = 9.1, 10.3 Hz, 1H), 8.00-8.05 (ddd, J = 2.9, 4.2, 9.1 Hz, 1H), 9.00 (dd, J = 2.9, $.8 Hz, 1H), 10.20 (s, 1H).
Preparação 53b: N-(5-amino-2-fluorofenil) acetamida
Uma mistura de 2-flúor-5-nitrofenil amina (2,0 g) , paládio, 10% em peso em carvão ativado (0,10 g) e etanol (20 mL) foram agitados em temperatura ambiente por 2 horas sob uma atmosfera de hidrogênio. A mistura foi filtrada através de hyflo, lavando com etanol e o solvente removido sob pressão reduzida para fornecer o composto titulo como um sólido branco, 1,7 g.
JH NMR (DMSO-d6): δ 2.05 (s, 3H) , 4.95 (s, 2H), 6.25 (m, 1H), 6.85 (dd, J = 8.7, 10.9 Hz, 1H), 7.15 (dd, J = 2.6, 6.7 Hz, 1H), 9.90 (s, 1H).
Preparação 53c: 3-amino-4-fluorofenol
Uma solução de nitreto de sódio (17,3 g) em água (40 mL) foi adicionada em gotas a uma mistura de N-(5- amino-2-fluorofenil) acetamida (36,7 g) , ácido sulfúrico (50 mL) e água (270 ml) a 0-10°C. A mistura foi agitada a 0-10°C por 20 minutos e então uma solução de uréia (2,0 g) em água (20 mL) foi adicionada e a mistura resultante agitada a 0-10°C por um periodo adicional de 20 minutos. A mistura foi adicionada em gotas durante um periodo de 75 minutos a uma solução agitada de pentaidrato de sulfato de cobre (131 g) em água (110 mL) a 130°C e a mistura 5 resultante aquecida a 130°C por 2,5 horas. A mistura foi resfriada em um banho de gelo e o pH da solução ajustado para 14 pela adição de solução de hidróxido de sódio aquosa a 30%. A mistura foi filtrada através de hyflo, lavando com água. O pH do filtrado foi acidificado pela adição de ácido 10 cloridrico concentrado e extraido com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida para fornecer o composto titulo como um sólido marrom, 22,1 g.
XH NMR (DMSO-d6): δ 4.95 (br s, 2H) , 5.8 (m, 1H), 6.15 (dd, 15 J = 2.9, 7.8 Hz, 1H), 6.70 (dd, J = 8.7, 11.4 Hz, 1H), 8.85 (br s, 1H).
Preparação 53d: éster metilico de (3-amino-4- fluorofenóxi) ácido acético
3-amino-4-fluorofenol (3,0 g) foi adicionado a 20 uma suspensão agitada de hidreto de sódio (60% em óleo, 0,94 g) em N,N-dimetil formamida (30 mL) a 0°C. A mistura foi aquecida à temperatura ambiente por 15 minutos e então resfriada a 0°C e essa mistura foi tratada com éster metilico de ácido bromoacético (3,3 g) . A mistura 25 resultante foi aquecida à temperatura ambiente e então agitada nessa temperatura por 2 horas. A mistura foi diluida com solução de cloreto de amónio aquosa diluida e extraida com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e 30 secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de tolueno, diclorometano e acetato de etila (2:1:0 a 0:1:0 a 0:20:1 por volume) forneceu o composto título, 2,7 g.
TH NMR (DMSO-d6): δ 3.70 (s, 3H) , 4.65 (s, 2H), 5.15 (br s, 2H), 6.00 (dt, J = 3.1, 8.8 Hz, 1H), 6.30 (dd, J = 3.1, 7.6 5 Hz, 1H), 6.85 (dd, J = 8.8, 11.2 Hz, 1H).
MS: ESI (+ve) (Método B) : 200 (M+H)+, tempo de retenção 2,5 min
preparação 53e: éster metilico de 2-(2,4- difluorobenzil)-ácido 3-oxopentanóico
Uma suspensão de terc-butóxido de potássio (3,2 g) em tetraidrofurano anidro (40 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,15 mL) e éster metilico de ácido 3-oxopentanóico (3,8 g). A mistura foi aquecida à temperatura ambiente durante 30 minutos e então uma solução 15 de l-bromometil-2,4-difluorobenzeno (6,0 g) em tetraidrofurano . (10 mL) foi adicionada e a mistura resultante agitada em temperatura ambiente por 72 horas. A mistura foi diluída com água (10 mL) e o tetraidrofurano removido sob pressão reduzida. O resíduo foi dividido entre 20 acetato de etila e solução de cloreto de amónio aquosa diluída e a fase aquosa extraída com éter dietílico. As fases orgânicas combinadas foram secas sobre sulfato de magnésio e o solvente removido sob pressão reduzida. O resíduo foi purificado por cromatografia de coluna em 25 sílica gel, eluindo com uma mistura de tolueno, diclorometano e acetato de etila (4:1:0 a 0:1:0 a 0:25:1 por volume) para fornecer o composto título como óleo incolor, 4,5 g.
XH NMR (DMSO-d6) : δ 0.9 (t, J = 7.2 Hz, 6H) , 2.45-2.60 (m 30 4H), 3.05 (m, 2H), 3.30 (s, 2H) , 3.60 (s, 6H), 4.00 (m, 1H), 7.00 (m, 2H), 7.20 (m, 2H), 7.30 (m, 2H).
Preparação 53f: éster metilico de [3—(2,4 — difluorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidroquinolin-5- ($/ ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenóxi) ácido acético (0,5 g) , éster metilico de 2- (2,4-difluorobenzil)-ácido 3-oxopentanóico (0,64 g) , ácido 5 polifosfórico (2,5 mL) e dioxano (10 mL) foi aquecida a 130°C por 17 horas. A mistura foi diluida com água e o pH ajustado para 4 pela adição de acetato de sódio. O precipitado resultante foi coletado por filtração, lavado com água e seco para fornecer composto titulo como um 10 sólido cremoso, 0,84 g.
MS: ESI (+ve) (Método B) : 406 (M+H)+, tempo de retenção 3,2 min
Preparação 53g: éster metilico de [3—(2,4 — difluorobenzil)-4-difluorometóxi-2-etil-6-fluoroquinolin-5- 15 ilóxi] ácido acético
0 composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3—(2,4 — difluorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético. 20
ÃH NMR (DMSO-d6): Ô 1.20 (t, J = 7.4 Hz, 3H), 2.85 (q, J = 7.4 Hz, 2H), 3.75 (s, 3H), 4.30 (s, 2H), 5.00 (s, 2H), 6.85 (m, 1H), 6.95 (m, 1H), 7.05 (dd, J = 3.7, 9.0 Hz, 1H), 7.20 (t, J = 75 Hz, 1H), 7.25 (m, 1H), 7.55 (dd, J = 8.9, 10.1 25 Hz, 1H).
MS: ESI (+ve) (Método B) : 456 (M+H)+, tempo de retenção 4,3 min
Preparação 53h: [3-(2,4-difluorobenzil)-4- difluorometóxi-2-eti1-8-fluoroquinolin-5-ilóxi] ácido 30 acético
Uma solução de éster metilico de [3-(2,4- difluorobenzil)-4-difluorometóxi-2-etil-8-fluoroquinolin-5- ilóxi] ácido acético (0,54 g) , metanol (20 ml), água (1,0 mL) e 5.0 M de solução de hidróxido de litio aquosa (0,5 mL) foi agitada em temperatura ambiente por 2 horas. O pH da solução foi ajustado para 5 pela adição de ácido cético glacial e o solvente removido sob pressão reduzida. O 5 residuo foi diluido com água e o sólido coletado por filtração, lavado com água e seco para fornecer o composto titulo como sólido creme, 0,089 g.
XH NMR (DMSO-d6): δ 1.2 (t, J = 7.4 Hz, 3H), 2.85 (q, J = 7.4 Hz, 2H), 4.25 (s, 2H), 4.50 (s, 2H), 6.80-6.85 (m, 2H), 10 6.95 (dt, J = 2.3, 8.5 Hz, 1H), 7.25 (m, 1H), 7.45 (dd, J = 8.9 Hz, 10.2 Hz, 1H), 7.95 (t, J = 75 Hz, 1H).
MS: ESI (+ve) (Método A): 442 (M+H)+, tempo de retenção 18,8 min
MS: ESI (+ve) (Método B) : 442 (M+H)+, tempo dθ 15 retenção 3,9 min
Exemplo 54: [3-(2,4-diclorobenzil)-4- difluorometóxi-2-etil-8- fluoroquinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (8,4 g) em tetraidrofurano anidro (180 mL) a 0°C foi tratada com uma mistura de terc-butanol (0,4 mL) e éster metilico de 25 ácido 3-oxopentanóico (9,8 g) . Após agitar em temperatura ambiente por 30 minutos uma solução de 2,4-dicloro-l- clorometil benzeno (14,7 g) em tetraidrofurano (20 mL) foi adicionada e a mistura resultante aquecida à temperatura ambiente e então agitada nessa temperatura por 6 dias. A mistura foi diluida com água (200 mL), extraida com acetato de etila e os extratos combinados lavados com água e solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob 5 pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de pentano e diclorometano (1:0 a 1:1 por volume) para fornecer o composto titulo como um sólido branco, 7,0 g.
NMR (CDCI3) : δ 1.00 (t, J = 6.9 Hz, 3H) , 2.40 (m, 1H) , 10 2.60 (m, 1H), 3.25 (m, 2H), 3.70 (s, 3H) , 3.95 (t, J = 7.5 Hz, 1H), 7.15-7.20 (m, 2H), 7.35 (m, 1H).
Preparação 54b: éster metilico de [3-(2,4- diclorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenil) ácido acético (0,75 g) , éster metilico de 2- (2,4-diclorobenzil)-ácido 3-oxopentanóico (1,3 g) , ácido polifosfórico (5 mL) e dioxano (25 mL) foi aquecida a 120°C por 17 horas. A mistura foi resfriada à temperatura 20 ambiente, diluida com acetato de etila e essa mistura lavada com água, solução de carbonato de hidrogênio de sódio aquosa saturada e solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer composto 25 titulo como um óleo marrom, 1,7 g.
MS: ESI (+ve) (Método B) : 438 (M+H)+, tempo de retenção 3,6 min
Preparação 54c: éster metilico de [3-(2,4- diclorobenzil)-4-difluorometóxi-2-etil-8-fluoroquinolin-5- 30 ilóxi] ácido acético
0 composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3-2,4- diclorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidroquinolin-5- tot & ilóxi] ácido acético.
1H NMR (DMSO-d6): δ 1.20 (t, J = 7.4 Hz, 3H), 2.80 (q, J = 7.4 Hz, 2H), 3.75 (s, 3H), 4.35 (s, 2H), 5.00 (s, 2H), 6.65 (d, J = 8.4 Hz, 1H), 7.05 (dd, J = 3.7, 8.9 Hz, 1H), 7.20 5 (t, J = 75 Hz, 1H), 7.25 (dd, J = 2.2, 8.4 Hz, 1H), 7.55 (dd, J = 8.9, 10.1 Hz, 1H), 7.70 (d, J = 2.2 Hz, 1H).
Preparação 54d: [3-(2,4-diclorobenzil)-4- difluorometóxi-2-etil-8 - fluoroquinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [3—(2,4 — diclorobenzil)-4-difluorometóxi-2-etil-8-fluoroquinolin-5- ilóxi] ácido acético (0,17 g) , metanol (6 mL) , água (0,3 mL) e 5.0 M de solução de hidróxido de sódio aquosa (0,15 mL) foi agitada em temperatura ambiente por 1 hora. O pH da 15 solução foi ajustado para 5 pela adição de ácido acético glacial e o solvente removido sob pressão reduzida. O residuo foi diluido com água e o sólido coletado por filtração. A purificação por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e 20 metanol (1:0 a 3:1 por volume) forneceu o composto titulo como um sólido branco, 0,030 g.
XH NMR (DMSO-d6): δ 1.20 (t, J = 7.4 Hz, 3H), 2.75 (t, J = 7.4 Hz, 2H), 4.30 (s, 2H), 4.50 (s, 2H), 6.60 (d, J = 8.5 Hz, 1H), 6.85 (dd, J = 3.7, 8.9 Hz, 1H), 7.25 (dd, J = 2.1, 25 8.4 Hz, 1H), 7.50 (dd, J = 8.9, 10.2 Hz, 1H), 7.70 (d, J = 2.1 Hz, 1H), 8.00 (t, J = 75 Hz, 1H).
MS: ESI (+ve) (Método A): 474 (M+H)+, tempo de retenção 13,5 min
MS: ESI (+ve) (Método B) : 474 (M+H)+, tempo de 30 retenção 4,5 min
Exemplo 55: [3-(2,4-difluorobenzil) -2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34a utilizando l-bromometil-2,4-difluorobenzeno e éster S-terc-butil de ácido 3-oxotiobutirico.
MS: ESI (+ve) (Método B) : 323 (M+H)+, tempo de retenção 4,2 min
Preparação 55b: 2-(2,4-difluorobenzil)-N-(2- flúor- 5-hidróxi fenil)-3-oxobutiramida
O composto titulo foi preparado pelo método de 15 preparação 34b utilizando 3-amino-4-fluorofenol e éster S- terc-butil de 2-(2,4-difluorobenzil)-ácido 3- oxotiobutirico.
XH NMR (DMSO-d6): δ 2.20 (s, 3H) , 3.00 (m, 2H), 4.20 (dd, J = 5.4, 9.4 Hz, 1H), 6.50. (m, 1H), 7.00 (m, 2H), 7.15-7.30 20 (m, 3H), 9.40 (s, 1H), 9.95 (s, 1H).
MS: ESI (+ve) (Método B) : 338 (M+H)+, tempo de retenção 3,1 min
Preparação 55c: 3-(2,4-difluorobenzil)-8-flúor-5- hidróxi-4-metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método de Preparação 34c utilizando 2-(2,4-difluorobenzil)-N-(2- flúor-5-hidróxi fenil)-3-oxobutiramida.
H NMR (DMSO-d6): δ 2.55 (s, 3H) , 4.00 (s, 2H), 6.50 (dd, J = 4.4, 8.9 Hz, 1H), 6.95 (m, 1H), 7.00 (m, 1H), 7.15-7.25 (m, 2H), 10.15 (s, 1H), 11.40 (s, 1H) .
MS: ESI (+ve) (Método B) : 320 (M+H)+, tempo de 5 retenção 3,2 min
Preparação 55d: éster metilico de [3—(2,4 — difluorobenzil)-8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de 10 Preparação 34d utilizando 3-(2,4-difluorobenzil)-8-flúor-5- hidróxi-4-metil-lH-quinolin-2-ona.
NMR (DMSO-d6) : δ 2.60 (s, 3H) , 3.70 (s, 3H), 4.00 (s, 2H), 4.90 (s, 2H), 6.65 (dd, J = 4.0, 9.1 Hz, 1H), 6.95 (dt, J = 2.5, 8.5 Hz, 1H), 7.00 (m, 1H), 7.20 (m, 1H), 7.30 15 (m, 1H), 11.65 (br s, 1H) .
MS: ESI (+ve) (Método B) : 392 (M+H)+, tempo de retenção 3,5 min
Preparação 55e: éster metilico de [3-(2,4- difluorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin- 20 5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3-(2,4- difluorobenzil)-8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético.
XH NMR (DMSO-d6) : Ô 2.60 (s, 3H) , 3.70 (s, 3H), 4.00 (s, 2H), 4.90 (s, 2H), 6.65 (dd, J = 4.1,9.0 Hz, 1H), 6.95 (dt, J = 2.5, 8.6 Hz, 1H), 7.00 (m, 1H), 7.20 (m, 1H), 7.30 (m, 1H), 11.65 (s,1H).
MS: ESI (+ve) (Método B) : 442 (M+H)+, tempo de 30 retenção 4,4 min
Preparação 55f: [3-(2,4-difluorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [3- (2,4- difluorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin- 5-ilóxi] ácido acético (0,20 g) , metanol (10 mL), água (0,8 mL) e 5.0 M solução de hidróxido de sódio aquosa (0,4 mL) foi agitada em temperatura ambiente por 2 horas. O pH da mistura foi ajustado para 5 pela adição de ácido acético glacial e o solvente removido sob pressão reduzida. O residuo foi diluido com água e o sólido coletado por filtração, lavado com água e seco para fornecer composto titulo como um sólido branco, 0,030 g.
NMR (DMSO-d6): δ 2.90 (s, 3H) , 4.15 (s, 2H), 4.80 (s, 2H) , 6.90-7.00 (m, 3H), 7.25 (m, 1H) , 7.500 (dd, J= 8.9, 9.7 Hz, 1H), 7.85 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 428 (M+H)+, tempo de retenção 12,3 min
MS: ESI (+ve) (Método B) : 428 (M+H)+, tempo de retenção 4,0 min
Exemplo 56: [3-(4-cloro-2-fluorobenzil)-2- difluorometóxi-8-flúor-4- metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34a utilizando l-bromometil-4-cloro-2- fluorobenzeno e éster S-terc-butil de ácido 3- oxotiobutirico.
XH NMR (CDCI3) : δ 1.40 (s, 9H) , 1.45 (s, 9H) , 1.80 (s, 3H) , 2.20 (s, 3H), 3.05 (dd, J = 8.4,14.0 Hz, 1H), 3.15 (dd, J = 6.6, 14.0 Hz, 1H), 3.65 (s, 2H) , 3.90 (dd, J = 6.6, 8.4 Hz, 1H), 7.00-7.15 (m,6H).
Preparação 56d: 2-(4-cloro-2-fluorobenzil)-N-(2- flúor-5-hidróxi fenil)-3-oxobutiramida
O composto titulo foi preparado pelo método de Preparação 34b utilizando 3-amino-4-fluorofenol e éster S- terc-butil de 2-(4-cloro-2-fluorobenzil)-ácido 3- oxotiobutirico.
XH NMR (CDCI3) : Ô 2.25 (s, 3H) , 3.25 (m, 2H) , 3.85 (t, J = 7.4 Hz, 1H), 6.40 (br s, 1H), 6.55 (m, 1H), 6.95 (dd, J = 8.9, 10.4 Hz, 1H), 7.05 (m, 2H), 7.10 (t, J = 8.1 Hz, 1H), 7.90 (dd, J = 3.0, 6.3 Hz, 1H) , 8.55 (br s, 1H) .
MS: ESI (+ve) (Método B) : 354 (M+H)+, tempo de retenção 3,2 min
Preparação 56c: 3-(4-cloro-2-fluorobenzil)-8- flúor-5-hidróxi-4-metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método da Preparação 34c utilizando 2-(4-cloro-2-fluorobenzil)-N-(2- flúor-5-hidróxi fenil)-3-oxobutiramida.
ΣHNMR (CD3OD) : δ 2.65 (s, 3H) , 4.10 (s, 2H), 6.55 (dd, J = 4.2, 8.8 Hz, 1H), 6.95-7.15 (m,4H).
MS: ESI (+ve) (Método B) : 336 (M+H)+, tempo de retenção 3,4 min
Preparação 56d: éster metilico de [3-(4-cloro-2- fluorobenzil)-8-flúor-4-metil-2-oxo-l, 2-diidroquinolin-5- ilóxi] ácido acético
MS: ESI (+ve) (Método B) : 408 (M+H)+, tempo de retenção 3,7 min
Preparação 56e: éster metilico de [3-(4-cloro-2- fluorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido acético
0 composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3-(4-cloro-2- fluorobenzil)-8-flúor-4-metil-2-oxo-l, 2-diidroquinolin-5- 5 ilóxi] ácido cético.
NMR (CDCI3) : δ 2.9 (s, 3H) , 3.80 (s, 3H) , 4.20 (s, 2H) , 4.70 (s, 2H), 6.60 (dd, J = 3.9, 8.8 Hz, 1H), 6.80 (t, J = 8.2 Hz, 1H), 6.90 (dd, J = 2.1, 8.8 Hz, 1H), 7.10 (dd, J = 2.1, 9.7 Hz, 1H), 7.25 (m, 1H), 7.80 (t, J = 73 Hz, 1H).
MS: ESI (+ve) (Método B) : 458 (M+H)+, tempo de retenção 4,6 min
Preparação 56f: [3-(4-cloro-2-fluorobenzil)-2- difluorometóxi-8- flúor-4-metil quinolin-5-ilóxi] ácido acético
Uma solução de éster metilico de [3-(4-cloro-2- fluorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido acético (0,094 g) , tetraidrofurano (10 mL) e 1.0 M de solução de hidróxido de lítio aquosa (0,22 mL) foi agitada em temperatura ambiente por 1 hora. O solvente foi 20 removido sob pressão reduzida e o resíduo diluído com água.
O pH dessa mistura foi ajustado para 4 pela adição de diidrogenfosfato de sódio e extraído com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida para 25 fornecer o composto título, 0,090 g.
XH NMR (CDCI3) : δ 2.85 (s, 3H), 4.20 (s, 2H), 4.80 (s, 2H) , 6.65 (dd, J = 3.9, 8.7 Hz, 1H) , 6.80 (m, 1H), 7.00 (m, 1H), 7.10 (dd, J = 2.1, 9.8 Hz, 1H) , 7.25 (m, 1H), 7.80 (t, J = 72Hz, 1H).
MS: ESI (+ve) (Método B) : 444 (M+H)+, tempo de retenção 13,1 min líí & [8-cloro-3-(4-clorobenzil)-2-
Exemplo 57: [8-cloro-3-(4-clorobenzil)-2- difluorometóxi-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34a utilizando l-bromometil-4-clorobenzeno e éster S-terc-butil de ácido 3-oxotiobutirico.
NMR (CDCI3) : δ 1.40 (s, 9H) , 2.20 (s, 3H) , 3.05-3.15 (m, 2H), 3.80 (t, J = 7.4 Hz, 1H) , 7.10 (d, J = 8.6 Hz, 2H), 7.25 (d, J = 8.6 Hz, 2H) .
Preparação 57b: 2-(4-clorobenzil)-N-(2-cloro-5- hidróxi fenil) -3-oxobutiramida
O composto titulo foi preparado pelo método de Preparação 34b utilizando 3-amino-4-clorofenol e éster S- terc-butil de 2-(4-clorobenzil)-ácido 3-oxotiobutirico.
MS: ESI (+ve) (Método B) : 352 (M+H)+, tempo de retenção 3,3 min
Preparação 57c: 8-cloro-3-(4-clorobenzil)-5- hidróxi-40metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método de Preparação 34c utilizando 2-(4-clorobenzil)-N-(2-cloro-5- hidróxi fenil)-3-oxobutiramida.
XH NMR (DMSO-d6): δ 2.75 (s, 3H) , 4.05 (s, 2H), 6.65 (d, J = 8.7 Hz, 1H), 7.20-7.35 (m, 4H), 7.40 (d, J = 8.7 Hz, 1H), 10.35 (br s, 1H), 10.50 (br s, 1H).
MS: ESI (+ve) (Método B) : 334 (M+H)+, tempo de retenção 3,6 min
Preparação 57d: éster metilico de [8-cloro-3-(4- clorobenzil)-4-metil-2-oxo-l,2-diidroquinolin-5-ilóxi] ácido acético
0 composto titulo foi preparado pelo método de Preparação 34d utilizando 8-cloro-3-(4-clorobenzil)-5- hidróxi-4-metil-lH-quinolin-2-ona.
ΣHNMR (DMSO-d6): δ 2.60 (s, 3H) , 3.70 (s, 3H), 4.05 (s, 2H), 4.95 (s, 2H), 6.75 (d, J = 8.9 Hz, 1H), 7.20 (d, J = 8.5 Hz, 2H), 7.30 (d, J = 8.5 Hz, 2H) , 7.55 (d, J = 8.9 Hz, 1H), 10.65 (br s, 1H).
MS: ESI (+ve) (Método B) : 406 (M+H)+, tempo de retenção 3,9 min
Preparação 57e: éster metilico de [8-cloro-3-(4- clorobenzil)-2-difluorometóxi-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [8-cloro-3- (4- clorobenzil)-4-metil-2-oxo-l, 2-diidroquinolin-5-ilóxi] ácido acético.
XH NMR (DMSO-d6) : δ 2.85 (s, 3H) , 3.75 (s, 3H), 4.20 (s, 2H) , 5.00 (s, 2H) , 7.00 (d, J = 8.4 Hz, 1H) , 7.15 (d, J = 8.6 Hz, 2H), 7.35 (d, J = 8.6 Hz, 2H), 7.80 (d, J = 8.4 Hz, 1H),7.85(t,J = 72Hz,lH).
MS: ESI (+ve) (Método B) : 456 (M+H)+, tempo cje retenção 4,8 min
Preparação 57f: [8-cloro-3-(4-clorobenzil)-2- difluorometóxi-4-metil quinolin-5- ilóxi] ácido acético
Uma solução de éster metilico [8-cloro-3-(4- clorobenzil)-2-difluorometóxi-4- metil quinolin-5-ilóxi] ácido acético (0,52 g) , metanol (20 mL) , água (2,0 mL) e 5.0 M de solução de hidróxido de sódio aquosa (1,0 mL) foi agitada em temperatura ambiente por 1 hora. 0 pH da mistura foi ajustado para 5 pela adição de ácido acético glacial e o solvente removido sob pressão reduzida. O residuo foi diluido com água e o sólido coletado por filtração,lavado com água e acetonitrila e então seco para fornecer o composto titulo como um sólido quase branco, 0,41 g.
ÃH NMR (DMSO-d6): δ 2.90 (s, 3H) , 4.20 (s, 2H), 4.30 (s, 2H), 6.80 (d, J = 8.2 Hz, 1H) , 7.15 (d, J = 8.7 Hz, 2H), 7.30 (d, J = 8.7 Hz, 2H), 7.70 (d, J = 8.2 Hz, 1H), 7.85 (t,J = 72Hz, 1H).
MS: ESI (+ve) (Método A): 442 (M+H)+, tempo de retenção 13,5 min
MS: ESI (+ve) (Método B) : 442 (M+H)+, tempo de retenção 4,4 min
Exemplo 58: [3-(2-cloro-4-fluorobenzil)-4- difluorometóxi-2-etil-8-fluoroquinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (1,6 g) em tetraidrofurano anidro (25 mL) a 0°C foi tratada com uma mistura de terc-butanol (1,0 mL) e éster metilico de ácido 3-oxopentanóico (1,5 g) . Após agitar a 0°C por 45 minutos uma solução de l-bromometil-2-cloro-4-fluorobenzeno (2,6 g) em tetraidrofurano (5,0 mL) foi adicionada e a mistura resultante agitada em temperatura ambiente por 3 dias. A mistura foi diluida com água e o tetraidrofurano removido sob pressão reduzida. A mistura foi extraida com acetato de etila e os extratos combinados secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida para fornecer o composto titulo, 3,2 g.
MS: ESI (+ve) (Método B) : 273 (M+H)+, tempo de retenção 3,8 min
Preparação 58b: éster metilico de [3-(2-cloro-4- fluorobenzil)-2-etil-8-flúor-4-oxo-l, 4-diidroquinolin-5- ilóxi]~ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenil) ácido acético (1,1 g), éster metilico de 2-(2- cloro-4-fluorofenil)-ácido 3-oxopentanóico (2,4 g), ácido polifosfórico (5 g) e dioxano (10 mL) foi aquecida a 130°C por 17horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o sólido lavado com éter dietilico e seco para fornecer composto titulo, 1,5 g.
MS: ESI (+ve) (Método B) : 422 (M+H)+, tempo de retenção 3,4 min
Preparação 58c: éster metilico de [3-(2-cloro-4- fluorobenzil)-4-difluorometóxi-2-etila-8-fluoroquinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3-(2-cloro-4- fluorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético.
NMR (GDCI3) : δ 1.25 (t, J = 7.5 Hz, 3H) , 2.80 (q, J = 7.5 Hz, 2H), 3.85 (s, 3H), 4.40 (s, 2H), 4.80 (s, 2H), 6.55 (dd, J = 6.1, 8.5 Hz, 1H) , 6.70 (dd, J. = 3.6, 8.9 Hz, 1H) , 6.80 (dt, J = 2.5, 8.4 Hz, 1H) , 6.96 (t, J = 75 Hz, 1H), 7.20 (dd, J = 2.5, 8.4 Hz, lH),7.30(t,J = 8.9Hz, 1H).
MS: ESI (+ve) (Método B) : 472 (M+H)+, tempo de retenção 4,5 min
preparação 58d: [3-(2-cloro-4-fluorobenzil)-4- difluorometóxi-2-etil-8-fluoroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [3-(2-cloro-4- fluorobenzil)-4-difluorometóxi-2-etil-8-fluoroquinolin-5- ilóxi] ácido cético (1,2 g), tetraidrofurano (10 mL) e 1.0 M de solução de hidróxido de litio aquosa (3,0 mL) foi agitada em temperatura ambiente por 1 hora. 0 solvente foi removido sob pressão reduzida e o pH do residuo ajustado para 4 pela adição de diidrogenfosfato de sódio. A mistura foi extraida com acetato de etila e os extratos combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer o composto titulo, 1,1 g-
XH NMR (DMSO-d6): δ 1.20 (t, J = 7.4 Hz, 3H), 2.75 (q, J = 7.4 Hz, 2H), 4.30 (s, 2H), 4.90 (s, 2H), 6.65 (dd, J = 6.2, 8.7 Hz, 1H), 7.00-7.10 (m, 2H) , 7.25 (t, J = 75 Hz, 1H), 7.50-7.60 (m, 2H).
MS: ESI (+ve) (Método A): 458 (M+H)+, tempo de retenção 12,5 min
Exemplo 59: [3-(2-cloro-4-fluorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34a utilizando l-bromometil-2-cloro-4- fluorobenzeno e éster S-terc-butilico de ácido 3- oxotiobutirico.
Preparação 59b: 2-(2-cloro-4-fluorobenzil)-N-(2- flúor-5-hidróxi fenil)-3-oxobutiramida.
O composto titulo foi preparado pelo método de Preparação 34b utilizando 3-amino-4-fluorofenol e éster S- terc-butilico de 2-(2-cloro-4-fluorobenzil)-ácido 3- oxotiobutirico.
MS: ESI (+ve) (Método B) : 354 (M+H)+, tempo de retenção 3,2 min
Preparação 59c: 3-(2-cloro-4-fluorobenzil)-8- flúor-5-hidróxi-4-metil-lH-quinolin-2-ona
0 composto titulo foi preparado pelo método de preparação 34c utilizando 2-(2-cloro-4-fluorobenzil)-N-(2- flúor-5-hidróxi fenil)-3-oxobutiramida.
NMR (DMSO-d6): δ 2.50 (s, 3H) , 4.00 (s, 2H), 6.55 (dd, J = 4.3, 8.8 Hz, 1H), 6.85 (dd, J = 6.4, 8.6 Hz, 1H) , 7.05 (dt, J = 2.7, 8.6 Hz, 1H), 7.20 (dd, J = 8.8, 10.2 Hz, 1H), 7.45 (dd, J = 2.7, 8.8 Hz, 1H) , 10.20 (s, 1H), 11.45 (s, 1H) .
MS: ESI (+ve) (Método B) : 336 (M+H)+, tempo de retenção 3,3 min
Preparação 59d: éster metilico [3-(2-cloro-4- fluorobenzil)-8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 36d utilizando 3-(2-cloro-4fluorobenzil)-8- flúor-5-hidróxi-4-metil-lH-quinolin-2-ona.
XH NMR (DMSO-d6) : δ 2.55 (s, 3H) , 3.70 (s, 3H), 4.05 (s, 2H), 4.90 (s, 2H), 6.70 (dd, J = 4.0, 9.1 Hz, 1H) , 6.90 (dd, J = 6.2, 8.6 Hz, 1H), 7.05 (dt, J = 2.7, 8.6 Hz, 1H) <®/ 7.35 (dd, J = 9.1, 10.0 Hz, 1H), 7.45 (dd, J = 2.7, 8.8 Hz, » 1H), 11.70 (s, 1H).
MS: ESI (+ve) (Método B) : 408 (M+H)+, tempo de retenção 3,7 min
Preparação 59e: éster metilico de [3-(2-cloro-4- fluorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [3-(2-cloro-4- 10 fluorobenzil)-8-flúor-4-metil-2-oxo-l, 2-diidroquinolin-5- ilóxi] ácido acético
NMR (CDCI3) : δ 2.8 (s, 3H) , 3.8 (s, 3H) , 4.25 (s, 2H) , 4.75 (s, 2H), 6.60-6.65 (m, 2H), 6.80 (m, 1H), 7.20 (dd, J = 2.6, 8.5 Hz, 1H), 7.25 (t, J = 9.1 Hz, 1H), 7.80 (t, J = 15 72.5 Hz, 1H) .
MS: ESI (+ve) (Método B) : 458 (M+H)+, tempo de retenção 4,6 min
Preparação 59f: [3-(2-cloro-4-fluorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido 20 acético
Uma mistura de éster metilico de [3-(2-cloro-4- fluorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido acético (0,20 g) , tetraidrofurano (3,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (0,45 mL) foi 25 agitada em temperatura ambiente por 1 hora. O solvente foi removido sob pressão reduzida e o residuo diluido com água. O pH de mistura foi ajustado para 4 pela adição de diidrogenfosfato de sódio e o precipitado resultante coletado por filtração e seco para fornecer o composto 30 titulo como um sólido branco, 0,18 g.
XH NMR (DMSO-d6) : δ 2.80 (s, 3H) , 4.20 (s, 2H) , 4.65 (s, 2H), 6.75 (dd, J = 6.1, 8.8 Hz, 1H), 6.85 (dd, J = 4.0, 8.8 fa (Ê Hz, 1H), 7.05 (dt, J = 2.7, 8.5 Hz, 1H), 7.45-7.55 (m, 2H), I 7.80 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 444 (M+H)+, tempo de retenção 12,9 min
Exemplo 60: [4-difluorometóxi-3-(4-etanossulfonil benzil)-2-etil-8-fluoroquinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de 10 Preparação 34a utilizando l-bromometil-4-etanossulfonil benzeno e éster metilico de ácido 3-oxopentanóico.
XH NMR (CDCI3) : δ 1.00 (t, J = 7.3 Hz, 3H), 1.25 (t, J = 7.3 Hz, 3H), 2.40 (m, 1H), 2.60 (m, 1H), 3.10 (q, J = 7.3 Hz, 2H), 3.25 (m, 2H), 3.80 (t, J = 7.5 Hz, 1H), 3,70 (s, 15 3H), 7.40 (d, J = 8.4 Hz, 2H) , 7.80 (d, J = 8.4 Hz, 2H) .
Preparação 60b: éster metilico de [3—(4— etanossulfonil benzila)-2etila-8-flúor-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- 20 fluorofenóxi) ácido acético (0,90 g) , éster metilico de 2- (4-etanossulfonil benzila)-ácido 3-oxopentanóico (1,4 g), ácido polifosfórico (10 g) e dioxano (10 mL) foi aquecida a 120°C por 17 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. 25 Os extratos combinados foram lavados com água, secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida para fornecer composto titulo, 1,9 g.
MS: ESI (+ve) (Método B) : 462 (M+H)+, tempo de ITS & retenção 2,7 min
Preparação 60c: éster metilico de [4- difluorometóxi-3-(4-etanossulfonil benzil)-2-etil-8- fluoroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de [3—(4 — etanossulfonil benzil)-2-etil-8-flúor-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético (1,9 g) , N,N-dimetil formamida (30 mL) , carbonato de potássio (1,7 g) , e éster clorodifluorometil de ácido acético (2,2 mL) foi agitada a 10 70°C por 3 dias. A mistura foi diluida com solução de cloreto de amónio aquosa saturada, extraida com acetato de etila e os extratos combinados lavados com solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. 0 solvente foi removido sob pressão 15 reduzida e purificação do residuo por coluna SCX2 Isolute, eluindo com metanol e então 2.0 M de amónia em metanol forneceu o composto titulo, 0,090 g.
NMR (CD3OD) : δ 1.20 (m, 6H) , 2.90 (q, J = 7.4 Hz, 2H) , 3.20 (q, J = 7.4 Hz, 2H), 3.80 (s, 3H), 4.55 (s, 2H), 4.95 20 (s, 2H), 6.95 (dd, J = 3.7, 8.8 Hz, 1H) , 7.10 (t, J = 75 Hz, 1H), 7.35-7.50 (m,3H), 7.80 (m,2H).
Preparação 60d: [4-difluorometóxi-3-(4- etanossulfonil benzil)-2-etila-8-fluoroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [4- difluorometóxi-3-(4-etanossulfonil benzila)-2-etil-8- fluoroquinolin-5- ilóxi] ácido acético (0, 080 g) , metanol (2,0 mL), tetraidrofurano (2,0 mL), água (2,0 mL) e hidróxido de litio (0,006 mg) foi agitada em temperatura 30 ambiente por 45 minutos. A mistura foi acidificada pela adição de 1.0 M ácido cloridrico aquoso e purificada por HPLC de fase inversa preparativa utilizando um gradiente durante 30 minutos de acetonitrila em água para fornecer o (X & composto titulo como um sólido quase branco, 0,025 g.
XH NMR (DMSO-d6): δ 1.05 (t, J = 7.4 Hz, 3H) , 1.45 (t, J = 7.4 Hz, 3H), 2.80 (q, J = 7.4 Hz, 2H) , 3.25 (q, J = 7.4 Hz, 2H), 4.45 (s, 2H), 4.90 (s, 2H), 7.00 (dd, J = 3.6, 8.8 Hz, 1H) , 7.30 (t, J = 75 Hz, 1H) , 7.35 (d, J = 8.3 Hz, 2H) , 7.55 (dd, J = 8.8, 10.0 Hz, lH),7.80(d,J = 8.3Hz, 2H).
MS: ESI (+ve) (Método A): 498 (M+H)+, tempo de retenção 10,2 min
Exemplo 61: [2-difluorometóxi-3-(4-etanossulfonil benzil)-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34a utilizando l-bromometil-4-etanossulfonil 15 benzeno e éster S-terc-butil de ácido 3-oxotiobutirico.
XH NMR (CDCI3) : δ 1.30 (t, J = 7.4 Hz, 3H) , 1.50 (s; 9H) , 1.80 (s, 3H), 3.10 (q, J = 7.4 Hz, 2H), 3.80 (s, 2H), 7.40 (d, J = 8.3 Hz, 2H), 7.80 ( d, J = 8.3 Hz, 2H).
preparação 61b: 2-(4-etanossulfonil benzil)-N-(2- 20 flúor-5-hidróxi fenil)-3-oxobutiramida
O composto titulo foi preparado pelo método de Preparação 34b utilizando 3-amino-4-fluorofenol e éster S- terc-butil de 2-(4-etanossulfonil benzil)-ácido 3- oxotiobutirico
Preparação 61c: 3-(4-etanossulfonil benzil)-8- flúor-5-hidróxi-4-metil-lH-quinolin-2-ona
O composto titulo foi preparado pelo método de Preparação 34c utilizando 2-(4-etanossulfonil benzil)-N-(2- flúor-5-hidróxi fenil)-3-oxobutiramida
XH NMR (DMSO-d6): δ 1.05 (t, J = 7.3 Hz, 3H), 2.60 (s, 3H), 3.20 (q, J = 7.3 Hz, 2H), 4.15 (s, 2H), 6.50 (dd, J = 4.2, 8.7 Hz, 1H) , 7.20 (m, 1H), 7.45 (d, J = 8.2 Hz, 2H) , 7.75 (d, J = 8.2 Hz, 2H), 10.20 (br s, 1H) , 11.45 (s 1H) .
Preparação 61d: éster metilico de [3—(4— etanossulfonil benzil)-8-flúor-4-metil-2-oxo-l,2- diidroquinolin-5-ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34d utilizando 3-(4-etanossulfonil benzila)-8- flúor-5-hidróxi-4-metil-lH-quinolin-2-ona
MS: ESI (+ve) (Método B): 448 (M+H)+, tempo de retenção 3,0 min.
Preparação 61e: éster metilico de [2- difluorometóxi-3-(4-etanossulfonilbenzil)-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [3-(4- etanossulfonil benzil)-8-flúor-4-metil-2-oxo-l,2- diidroquinolin-5-ilóxi] ácido cético (0,33 g) , N,N-dimetil formamida (5,0 mL) , carbonato de potássio (0,16 g) e éster clorodifluorometil de ácido acético (1,2 mL) foi agitada a 70°C por 3 dias. A mistura foi diluida com solução de cloreto de amónio aquosa saturada, extraida com acetato de etila e os extratos combinados lavados com solução de cloreto de sódio aquosa saturada e então secos sob^?e sulfato de magnésio. O solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com diclorometano forneceu titulo como um sólido branco, 0,10 g.
XH NMR (CDCI3) : δ 1.25 (t, J = 7.4 Hz, 3H) , 2.90 (s, 3H) , 3.10 (q, J = 7.4 Hz, 2H), 3.85 (s, 3H) , 4.35 (s, 2H), 4.75 (s, 2H) , 6.65 (dd, J = 3.9, 8.8 Hz, 1H), 7.25 (m, 1H), 7.35 (d, J = 8.4 Hz, 2H), 7.80 (d, J = 8.4 Hz, 2H), 7.80 (t, J = 73 Hz, 1H).
MS: ESI (+ve) (Método B): 498 (M+H)+, tempo de retenção 3,9 min.
Preparação 61f: [2-difluorometóxi-3-(4- etanossulfonil benzila)-8-flúor-4-metil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [2- difluorometóxi-3-(4-etanossulfonil benzil)-8-flúor-4-metil quinolin-5-ilóxi] ácido acético (0,10 g), metanol (2,0 mL), tetraidrofurano (2,0 mL) , água (2,5 mL) e hidróxido de litio (0,017 mg) foi agitada em temperatura ambiente por 1 hora. A mistura foi acidificada pela adição de 1.0 M ácido cloridrico aquoso e purificada por HPLC de fase inversa preparativa, utilizando um gradiente durante 30 minutos de acetonitrila em água para fornecer composto titulo como um sólido branco, 0,070 g.
TH NMR (DMSO-d6): δ 1.05 (t, J = 7.3 Hz, 3H), 2.90 (s, 3H), 3.25 (q, J = 7.3 Hz, 2H), 4.35 (s, 2H), 4.80 (s, 2H), 6.95 (dd, J = 4.0, 8.9 Hz, 1H) , 7.40 (d, J = 8.4 Hz, 2H) , 7.50 (dd, J = 8.9, 9.7 Hz, 1H) , 7.80 (d, J = 8.4 Hz, 2H) , 7.85 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 484 (M+H)+, tempo de retenção 10,8 min.
Exemplo 62: [8-cloro-3-(4-cloro-2-fluorobenzil)-4- difluorometóxi-2-etil quinolin-5-ilóxi] ácido acético
Uma suspensão de terc-butóxido de potássio (1,6 g) em tetraidrofurano anidro (75 mL) a 0°C foi tratada com 5 uma mistura de terc-butanol (1,0 mL) e éster metilico de ácido 3-oxopentanóico (1,5 g) . Após agitação a 0°C por 45 minutos uma solução de l-bromometil-4-cloro-2-fluorobenzeno (2,6 g) em tetraidrofurano (25 mL) foi adicionada e a mistura resultante agitada em temperatura ambiente por 17 10 horas. A mistura foi diluida com água e o tetraidrofurano removido sob pressão reduzida. A mistura foi extraida com acetato de etila e os extratos combinados lavados com solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob 15 pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:19 a 1:9 por volume) para fornecer o composto titulo, 1,4 g.
MS: ESI (+ve) (Método B): 273 (M+H)+, tempo de retenção 3,8 20 min.
Preparação 62b: éster metilico de [8-cloro-3-(4- cloro-2-fluorobenzil)-2-etil-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- 25 clorofenóxi) ácido acético (0,37 g), éster metilico de 2- (4-cloro-2-fluorobenzil)-ácido 3-oxopentanóico (0,60 g), ácido polifosfórico (3 g) e dioxano (10 mL) foi aquecida a 120°C por 23 horas. A mistura de reação foi resfriada à temperatura ambiente, diluida com água e extraida com 30 acetato de etila. Os extratos combinados foram lavados com água, secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma * mistura de acetato de etila e cicloexano (1:4 a 1:1 por f volume) para fornecer o composto titulo, 0,082 g.
NMR (CD3OD) : δ 1.25 (t, J = 7.6 Hz, 3H) , 2.85 (q, J = 7.6 Hz, 2H), 3.75 (s, 3H), 4.00 (s, 2H), 4.85 (s, 2H), 6.70 5 (d, J = 8.8 Hz, 1H), 7.00-7.10 (m, 2H), 7.15 (dd, J = 1.8, 9.9 Hz, 1H), 7.65 (d, J = 8.8 Hz, 1H).
MS: ESI (+ve) (Método B): 438 (M+H)+, tempo de retenção 3,8 min.
Preparação 62c: éster metilico de [8-cloro-3-(4- 10 cloro-2-fluorobenzil)-4-difluorometóxi-2-etil-quinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 34e utilizando éster metilico de [8-cloro-3-(4- cloro-2-fluorobenzil)-2-etil-4-oxo-l,4-diidro quinolin-5- 15 ilóxi] ácido acético
MS: ESI (+ve) (Método B): 488 (M+H)+, tempo de retenção 4,8 min.
Preparação 62d: [8-cloro-3-(4-cloro-2- fluorobenzil)-4-difluorometóxi-2-etil quinolin-5-ilóxi] 20 ácido acético
Uma mistura de éster metilico de [8-cloro-3-(4- cloro-2-fluorobenzil)-4-difluorometóxi-2-etil-quinolin-5- ilóxi] ácido acético (0,075 g), tetraidrofurano (2,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (0,20 mL) foi 25 agitada em temperatura ambiente por 2 horas. O solvente foi removido sob pressão reduzida e o residuo diluido com água. O pH de mistura foi ajustado para 4 pela adição de diidrogenfosfato de sódio e extraido com acetato de etila. Os extratos combinados foram secos sobre sulfato de 30 magnésio e solvente removido sob pressão reduzida. O residuo foi cristalizado a partir de uma mistura de acetonitrila e água para fornecer o composto titulo, 0,057 g.
XH NMR (CDCI3) : δ 1.35 (t, J = 7.4 Hz, 3H) , 2.90 (q, J = 7.4 Hz, 2H) , 4.35 (s, 2H), 4.90 (s, 2H), 6.65 (d, J = 8.1 Hz, 1H), 6.75 (d, J = 8.6 Hz, 1H) , 6.35 (t = J 75 Hz, 1H), 6.95 (m, 1H), 7.10 (m, 1H), 7.75 (d, J = 8.6 Hz).
MS: ESI (+ve) (Método A): 474 (M+H)+, tempo de retenção 13,8 min.
Exemplo 63: [3-(4-cloro-2-fluorobenzil)-4- difluorometóxi-2-etil-8-fluoroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenóxi) ácido acético (0,80 g) , éster metilico de 2- 15 (4-cloro2-fluorobenzil)-ácido 3-oxopentanóico (1,4 g) , ácido polifosfórico (5 g) e dioxano (10 mL) foi aquecida a 120°C por 23 horas. A mistura de reação foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram lavados com 20 água, secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. 0 residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma umidade de acetato de etila e cicloexano (3:7 a 7:10 por volume) para fornecer o composto titulo, 0,20 g.
1H NMR (CD3OD) : δ 1.20 (t, J = 7.1 Hz, 3H) , 2.08 (q, J = 7.1 Hz, 2H), 3.75 (s, 3H), 4.00 (s, 2H), 4.80 (s, 2H), 6.65 (m 1H), 7.00-7.15 (m, 3H) , 7.35 (t, J = 9.7 Hz, 1H) . /J>
Preparação 63b: éster metilico de [3-(4-cloro-2- fluorobenzil)-4-difluorometóxi-2-etil-8-fluoroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de [3-(4-cloro-2- 5 fluorobenzil)-2-etila-8-flúor-4-oxo-l,4-diidroquinolin-5- ilóxi] ácido acético (0,20 g) , N,N-dimetil formamida (3,0 mL) , carbonato de potássio (0,20 g) e éster clorodifluorometil de ácido acético (0,15 mL) foi agitada a 80°C por 4 dias. A mistura foi diluida com água e extraida 10 com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada, secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano 15 e diclorometano (1:4 por volume) forneceu o composto titulo, 0,071 g.
XH NMR (CDCI3) : δ 1.30 (t, J = 7.4 Hz, 3H) , 2.90 (q, J = 7.4 Hz, 2H), 3,80 (s, 3H) , 4.35 (s, 2H) , 4.80 (s, 2H) , 6.65-6.75 (m, 2H) , 6.95 (m, 1H) , 7.10 (m, 1H) , 7.25-7.35 20 (m, 2H).
Preparação 63: [3-(4-cloro-2-fluorobenzil)-4- difluorometóxi-2-etila-8-fluoroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [3-(4-cloro-2- 25 fluorobenzil)-4-difluorometóxi-2-etila-8-fluoroquinolin-5- ilóxi] ácido acético (0,071 g), tetraidrofurano (5,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (0,30 mL) foi agitada em temperatura ambiente por 2 horas. O solvente foi removido sob pressão reduzida e o residuo foi diluido com 30 água. O pH da mistura foi ajustado para 4 pela adição de diidrogenfosfato de sódio e extraido com acetato de etila. Os extratos combinados foram secos sobre sulfato de 167/203 magnésio e o solvente removido sob pressão reduzida para fornecer composto titulo, 0,064 g.
NMR (CDC13) : δ 1.3 (t, J = 7.5 Hz, 3H) , 2.90 (q, J = 7.5 Hz, 2H), 4.35 (s, 2H), 4.85 . (s, 2H) , 6.70 (m, 1H) , 6.75 (dd, J = 3.6, 8.7, Hz, 1H) , 6.90(t, J = 75 Hz, 1H) , 6.95 (m, 1H), 7.10 (dd, J = 2.1, 9.7 Hz, 1H) , 7.30 (t, J = 9.3 Hz, 1H).
MS: ESI (+ve) (Método A): 458 (M+H)+, tempo de retenção 12,7 min.
Exemplo 64: {4-difluorometóxi-2-etil-8-flúor-3- [4-(morfolina-4-sulfonil) benzila] quinolin-5-ilóxi} ácido acético
Uma solução de cloreto de 4-bromometil benzenossulfonil (0,81 g) em éter dietilico anidro (5,0 mL) a -10°C foi tratada com uma solução de morfolina (0,26 mL) e trietil amina (0,46 mL) em éter dietilico anidro (5,0 mL). A mistura resultante foi aquecida à temperatura ambiente durante 1 hora e então agitada nessa temperatura por 17 horas. A mistura foi diluida com água, extraida com diclorometano e os extratos combinados lavados com solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (3:7 por volume) para fornecer composto titulo, 0,53 g.
XH NMR (CD3OD) : δ 2.95 (m, 4H) , 3.70 (m, 4H) , 4.65 (s, 2H) , 7.70 (d, J = 8.2 Hz, 2H), 7.75 (d, J = 8.2 Hz, 2H).
Preparação 64b: éster metilico de 2-[4- (morfolina-4-sulfonil) benzila]-3-ácido oxopentanóico
Uma suspensão de terc-butóxido de potássio (0,26 g) em tetraidrofurano anidro (40 mL) a 0°C foi tratada com uma mistura de terc-butanol (1,0 mL) e éster metilico de ácido 3-oxopentanóico (0,25 mL) . A mistura foi agitada a 0°C por 45 minutos e então uma solução de 4-(4-bromo metil benzenossulfonil) morfolina (0,53 g) em tetraidrofurano (10 mL) foi adicionada e a mistura resultante aquecida até a temperatura ambiente durante 1 hora e então agitada nessa temperatura por 17 horas. A mistura foi concentrada sob pressão reduzida e o residuo diluido com água e extraido com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (1:1 por volume) para fornecer o composto titulo, 0,41 g.
MS: ESI (+ve) (Método B): 370 (M+H)+, tempo de retenção 3,2 min.
Preparação 64c: éster metilico de [2-etil-8- flúor-3-[4-(morfolina-4-sulfonil) benzila]-4-oxo-l,4- diidroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- fluorofenóxi) ácido acético (0,22 g) , éster metilico de 2- [4-(morfolina-4-sulfonil) benzila]-ácido 3-oxopentanóiao (0,41 g) , ácido polifosfórico (1 g) e dioxano (20 mL) foi aquecida a 130°C por 18 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila, diclorometano e metanol (1:4:0 a 1:1:0 a 0:9:1 por 5 volume) para fornecer o composto titulo, 0,14 g.
XH NMR (DMSO-dβ): δ 1.00 (t, J = 7.3 Hz, 3H), 2.70 (q, J = 7.3 Hz, 2H), 2.80 (m, 4H), 3.60 (m, 4H), 3.70 (s, 3H) , 4.00 (s, 2H), 4.80 (s, 2H), 6.65 (m, 1H) , 7.40 (m, 1H) 7.45 (d, J = 8.2 Hz, 2H), 7.60 (d, J = 8.2 Hz, 2H) , 11.10 (br s, 10 1H) .
Preparação 64d: éster metilico de {4- difluorometóxi-2-etil-8-flúor-3-(4-morfolina-4-sulfonil) benzil] quinolin-5-ilóxi} ácido acético
Uma mistura de éster metilico de {2-etil-8-flúor- 15 3-[4-(morfolina-4-sulfonil) benzila]-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido acético (0,14 g), N,N-dimetil formamida (3,0 mL), carbonato de potássio (0,12 g) e éster clorodifluorometil de ácido acético (0,15 mL) foi agitada a 80°C por 17 horas. A mistura foi resfriada à temperatura 20 ambiente, diluida com água e extraida com acetato de etila.
Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e 25 diclorometano (1:1 por volume) forneceu o composto titulo, 0,092 g.
XH NMR (CDCI3) : δ 1.30 (t, J = 7.2 Hz, 3H) , 2.90 (q, J = 7.2 Hz, 2H), 2.95 (m, 4H), 3.70 (m, 4H), 3.85 (s, 3H) , 4.45 (s, 2H), 4.85 (s, 2H), 6.70 (dd, J = 3.7, 8.7 Hz, 1H), 7.00 30 (t, J = 75 Hz, 1H), 7.25 (d, J = 8.3 Hz, 2H) , 7.30 (dd, J = 8.7, 9.6 Hz, 1H), 7.65 (J = 8.3 Hz, 2H). If? 0
Preparação 64e: {4-difluorometóxi-2-etil-8-flúor- 3-[4-(morfolina-4-sulfonil) benzil] quinolin-5-ilóxi}Aácido acético
Uma mistura de éster metilico de {4- 5 difluorometóxi-2-etil-8-flúor-3[4-(morfolina-4-sulfonil) benzil]quinolin-5-ilóxi} ácido acético (0,16 g) , tetraidrofurano (5,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (0,32 mL) foi agitada em temperatura ambiente por 2 horas. O solvente foi removido sob pressão reduzida e 10 o residuo foi diluido com água. 0 pH de mistura foi ajustado para 4 pela adição de diidrogenfosfato de sódio e extraido com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. 0 solvente foi removicjo 15 sob pressão reduzida e o residuo triturado com uma mistura de acetonitrila e água para fornecer o composto titulo, 0,083 g.
XH NMR (DMSO-d6): δ 1.15 (t, J = 7.4 Hz, 3H), 2.80 (m, 6H), 3.60 (m, 4H), 4.45 (s, 2H), 4.90 (s, 2H), 7.00 (dd, J=3.7 20 Hz, 8.9 Hz, 1H) , 7.30 (t, J = 75 Hz, 1H), 7.35 (d, J = 8.3 Hz, 2H), 7.55 (dd, J = 8.9, 10.1 Hz, 1H), 7.65 (d, J = 8^3 Hz, 2H).
MS: ESI (+ve) (Método A): 555 (M+H)+, tempo de retenção 10,0 min.
MS: ESI (+ve) (Método B): 555 (M+H)+, tempo de retenção 3,5 min.
Exemplo 65: {4-difluorometóxi-2-etil-8-flúor-3- [4-(pirrolidina-l-carbonil) benzil]quinolin-5-ilóxi] ácido acético
Uma solução de cloreto de 4-clorometil benzoila (5,0 g) e pirrolidina (2,2 mL) em diclorometano (30 mL) a 5 0°C foi tratada com etil diisopropil amina (5,2 mL) . A mistura resultante foi aquecida à temperatura ambiente durante 1 hora e então agitada nessa temperatura por 2 horas. A mistura foi diluida com 1.0 M de ácido clorídrico aquoso, extraída com diclorometano e os extratos combinados 10 lavados com solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer o composto título, 6,0 g.
LH NMR (CDCI3) : δ 1.85-2.00 (m, 4H) , 3.40 (t, J = 6.5 Hz, 15 2H) , 3.60 (t, J = 6.8 Hz, 2H) , 4,60 (s, 2H) , 7.40 (d, J = 8.2 Hz, 2H), 7.50 (d, J = 8.2 Hz, 2H).
Preparação 65b: éster metilico de 3-oxo-2[4- (pirrolídina-l-carbonil) benzil] ácido pentanóico
Uma suspensão de terc-butóxido de potássio (1,4 20 g) em tetraidrofurano anidro (40 mL) a 0°C foi tratada com uma mistura de terc-butanol (1,0 mL) e éster metilico de ácido 3-oxopentanóico (1,3 mL). A mistura foi agitada a 0°C por 45 minutos e então uma solução de (4-clorometil fenil) pirrolidina-l-il metanona (2,0 g) em tetraidrofurano (10 25 mL) foi adicionada e a mistura resultante aquecida a 70°C por 24 horas. A mistura foi resfriada a temperatura ambiente, diluída com água e o tetraidrofurano removido sob pressão reduzida. O resíduo foi extraído com acetato de etila e os extratos combinados lavados com solução de 30 cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o resíduo purificado por cromatografia de coluna em sílica gel, eluindo com uma mistura de acetato de etila e cicloexano (3:7 por volume) para fornecer o composto titulo, 1,1 g.
MS: ESI (+ve) (Método B): 318 (M+H)+, tempo de retenção 3,0 min.
Preparação 65c: éster metilico de [2-etil-8- flúor-4-oxo-3-[4-(pirrolidina-l-carbonil)benzila]-1,4- diidroquinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico (3-amino-4- fluorofenóxi) ácido acético (0,39 g), éster metilico de 3- 10 oxo-2-[4-(pirrolidina-l-carbonil) benzil] ácido pentanóiço (1,0 g) , ácido polifosfórico (2 g) e dioxano (20 mL) foi aquecida a 120°C por 18 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. 0s extratos combinados foram secos sobre 15 sulfato de magnésio e o solvente removido sob pressão reduzida. 0 residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e metanol (9:1 por volume) para fornecer o composto titulo, 0,25 g.
MS: ESI (+ve) (Método B): 467 (M+H)+, tempo de retenção 2,7 min.
Preparação 65d: éster metilico de {4- difluorometóxi-2-etil-8-flúor-3-[4-(pirrolidina-l- carbonil) benzil] quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de {2-etil-8-flúor- 4-OXO-3-[4-(pirrolidina-l-carbonil) benzil]-1,4- diidroquinolin-5- ilóxi] ácido acético (0,25 g), N,N- dimetil formamida (5,0 mL), carbonato de potássio (0,22 g), e éster clorodifluorometil de ácido acético (0,28 mL) foi 30 agitada a 80°C por 17 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão /?<? & reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e diclorometano (1:1 por volume) forneceu o composto titulo, 0,14 g.
MS: ESI (+ve) (Método B): 517 (M+H)+, tempo de retenção 3,7 min.
Preparação 65e: {4-(difluorometóxi-2-etil-8- flúor-3-[4-(pirrolidina-l-carbonil) benzil] quinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de {4- difluorometóxi-2-etil-8-flúor-3-[4-(pirrolidina-l-carbonil) benzil] quinolin -5-ilóxi] ácido acético (0,14 g) , tetraidrofurano (3,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (0,55 mL) foi agitada em temperatura ambiente 15 por 2 horas. O solvente foi removido sob pressão reduzida e o residuo foi diluido com água. O pH da mistura foi ajustado para 4 pela adição de diidrogenfosfato de sódio e o precipitado resultante foi coletado por filtração, lavado com água e seco para fornecer o composto titulo, 0,11 g.
NMR (DMSO-d6) : δ 1.15 (t, J = 7.4 Hz, 3H), 1.75 (m, 4H) , 2.85 (q, J = 7.4 Hz! 2H) , 3.35 (t, J = 6.4 Hz, 2H) , 3.40 (t, J = 6.8 Hz, 2H), 4.40 (s, 2H) , 4.85 (s, 2H) , 7.00 (dd, J = 3.8, 8.8 Hz, 1H), 7.15 (d, J = 8.2 Hz, 2H), 7.35 (t, J = 75 Hz, 1H), 7.45 (d, J = 8.2 Hz, 2H) , 7.50 (dd, J = 8.8, 25 10.1 Hz, 1H).
MS: ESI (+ve) (Método A): 503 (M+H)+, tempo de retenção 9,4 min.
Exemplo 66: 2-[8-cloro-3-(4-clorobenzil)-2- difluorometóxi-4-metil quinolin-5-ilóxi]-2- ácido metil propiônico
Uma mistura de 8-cloro-3-(4-clorobenzil)-5- hidróxi-4 -metil-lH-quinolin-2-ona (0,14 g), N,N-dimetil 10 formamida (10 mL) , hidreto de sódio (60% em óleo, 0, 020 g) e éster metilico de 2-bromo-2-ácido metil propiônico (0,11 g) foi agitada a 100°C por 3 dias. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre 15 sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de acetato de etila e cicloexano (3:7 por volume) para fornecer o composto titulo, 0,056 g.
MS: ESI (+ve) (Método B) : 434 (M+H)+, tempo de retenção 4,3 min
Preparação 66b: éster metilico de 2-[8-cloro-3- (4-clorobenzil)-2-difluorometóxi-4-metil quinolin-5-ilóxi]- 2- ácido metil propiônico
O composto titulo foi preparado pelo método da Preparação 65d utilizando éster metilico de 2-[8-cloro-3- (4-clorobenzil)-4-metil-2-oxo-l,2-diidroquinolin-5-ilóxi]- 2-ácido metil propiônico
MS: ESI (+ve) (Método B) : 484 (M+H)+, tempo de retenção 5,0 min
Preparação 66c: 2-[8-cloro-3-(4-clorobenzil)-2- difluorometóxi-4-metil quinolin-5-ilóxi]-2- ácido metil propiônico
Uma mistura de éster metilico de 2-[8-cloro-3-(4- clorobenzil)-2-difluorometóxi-4-metil quinolin-5-ilóxi]-2- ácido metil propiônico (0,030 g) , tetraidrofurano (2,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (2,0 mL) foi agitada em temperatura ambiente por 24 horas. O solvente foi removido sob pressão reduzida, diluido com água e o pH ajustado para 4 pela adição de diidrogenfosfato de sódio. A mistura foi extraida com acetato de etila e os extratos combinados secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida para fornecer o composto titulo, 0,027 g.
NMR (CDCI3) : δ 1.75 (s, 6H) , 2.85 (s, 3H) , 4.20 (s, 2H) , 6.60 (d, J = 8.4 Hz, 1H) , 7.05 (d, J = 8.5 Hz, 2H) , 7.25 (d, J = 8.5 Hz, 2H), 7.55 (d, J = 8.4 Hz, 1H), 7.85 (t, J = 73 Hz, 1H).
MS: ESI (+ve) (Método A): 470 (M+H)+, tempo de retenção 13,7 min
Exemplo 67: 2-[3-(2,4-diclorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido propiônico
0 composto titulo foi preparado pelo método da Preparação 34d utilizando 3-(2,4-diclorobenzil)-8-flúor-5- hidróxi-4-metil-lH-quinolin-2-ona e éster metilico de ácido 2-bromopropiônico.
MS: ESI (+ve) (Método B): 438 (M+H)+, tempo de retenção 4,2 min
Preparação 67b: éster metilico de 2-[3-(2,4- diclorobenzil)-2- difluorometóxi-8-flúor-4- metil quinolin- 5- ilóxi] ácido propiônico
O composto titulo foi preparado pelo método de Preparação 65d utilizando éster metilico de 2—[3—(2,4— diclorobenzil)-8-flúor-4-metil-2-oxo-1,2-diidroquinolin-5- ilóxi] ácido propiônico.
MS: ESI (+ve) (Método B): 488 (M+H)+, tempo de retenção 5,0 min
Preparação 67c: 2-[3-(2,4-diclorobenzil)-2- difluorometóxi-8-flúor-5- metil quinolin-5- ilóxi] ácido propiônico
Uma mistura de éster metilico de 2-[3-(2,4- diclorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido propiônico (0,15 q) , metanol (5,0 mL) , água (0,2 mL) e 5,0 M solução de hidróxido de litio aquosa (0,090 mL) foi agitada em temperatura ambiente por 24 horas. A mistura foi filtrada e o filtrado foi concentrado sob pressão reduzida. 0 residuo foi acidificado pela adição de ácido acético glacial e o precipitado resultante coletado por filtração, lavado com água e uma mistura de água e metanol (1:1 por volume) e então seco para fornecer o composto titulo como um sólido branco, 0,13 g.
ΣH NMR (DMSO-d6): δ 1.50 (d, J = 6.6 Hz, 3H), 2.75 (s, 3H), 4.15 (s, 2H), 4.95 (q, J = 6.6 Hz, 1H) , 6.70 (d, J = 8.4 Hz, 1H), 6.80 (dd, J = 2.2, 8.4 Hz, 1H) , 7.20 (dd, J = 2.2, 8.4 Hz, 1H) , 7.40 (dd, J = 9.0, 10 Hz, 1H) , 7.65 (d, J = 2.2 Hz, 1H), 7.75 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 474 (M+H)+, tempo de retenção 14,0 min
Exemplo 68: (S)-2-[3-(2,4-diclorobenzil)-2- difluoro metóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido
Uma mistura de 3-(2,4-diclorobenzil)-8-flúor-5- 15 hidróxi-4-metil-lH- quinolin-2-ona (0,40 g) , N,N-dimetil formamida (5,0 mL), carbonato de potássio (0,17 g) e éster metilico de (R)-2-ácido cloropropiônico (0,15 g) foi agitada a 40°C por 24 horas. A mistura foi diluida com água e extraida com acetato de etila. Os extratos combinados 20 foram lavados com solução de cloreto de sódio aquosa saturada, secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de tolueno, diclorometano e acetato de etila (1:1:0 25 a 0:1:0 a 0:10:1 por volume) para fornecer o composto titulo como um sólido creme, 0,21 g.
MS: ESI (+ve) (Método B): 438 (M+H)+, tempo de retenção 4,2 min
Preparação 68b: éster metilico de (S)-2-[3-(2,4- diclorobenzil)-2-difluorometóxi-8-flúor-4- metil quinolin- 5 5-ilóxi] ácido propiônico
O composto titulo foi preparado pelo método de Preparação 65d utilizando éster metilico de (S)-2-[3-(2,4- diclorobenzil)-8-flúor-4-metil-2-oxo-l,2-diidroquinolin-5- ilóxi] ácido propiônico.
MS: ESI (+ve) (Método B): 488 (M+H)+, tempo de retenção 5,0 min
Preparação 68c: (S)-2-[3-(2,4-diclorobenzil)-2- difluorometóxi-8-flúor-4- metil quinolin-5-ilóxi] ácido propiônico
Uma mistura de éster metilico de (S)-2-(2,4- diclorobenzil)-2-difluorometóxi-8-flúor-4- metil quinolin- 5-ilóxi] ácido propiônico (0,070 g), metanol (3,0 mL), água (0,1 mL) e 5.0 M de solução de hidróxido de litio aquosa * (0,060 mL) foi agitada em temperatura ambiente por 18 20 horas. A mistura foi acidificada pela adição de ácido acético glacial e concentrada sob pressão reduzida. O residuo foi triturado com água para fornecer composto titulo como um sólido branco, 0,067 g.
XH NMR (DMSO-d6): δ 1.45 (d, J = 6.6 Hz, 3H), 2.75 (s, 3H) , 25 4.15 (s, 2H), 4.65 (q, J = 6.6 Hz, 1H) , 6.70 (d, J = 8.5 Hz, 1H), 6.75 (dd, J = 4.2, 8A8 Hz, 1H), 7.20 (dd, J = 2.2, 8.5 Hz, 1H), 7.40 (dd, J = 8.8, 9.9 Hz, 1H), 7.65 (d, J = 2.2 Hz, 1H), 7.75 (t, J = 72 Hz, 1H).
MS: ESI (+ve) (Método A): 474 (M+H)+, tempo de retenção 30 14,0 min
Exemplo 69: 2-[8-cloro-3-(4-clorobenzil)-2- difluorometóxi-4- metil quinolin-5-ilóxi] ácido propiônico
O composto titulo foi preparado pelo método de Preparação 34d utilizando 8-cloro-3-(4-clorobenzil)-5- hidróxi-4-metil-lH-quinolin-2-ona e éster metilico de ácido 2-bromopropiônico.
MS: ESI (+ve) (Método B): 420 (M+H)+, tempo de retenção 4,1 min
Preparação 69b: éster metilico de 2-[8-cloro-3- (4-clorobenzil)-2-difluorometóxi-4-metil quinolin-5-ilóxi] ácido propiônico
O composto titulo foi preparado pelo método de Preparação 65d utilizando éster metilico de 2-[8-cloro-3- (4-clorobenzil)-4-metil-2-oxo-l, 2-diidroquinolin-5-ilóxi] ácido propiônico.
MS: ESI (+ve) (Método B): 470 (M+H)+, tempo de retenção 4,8 min
Preparação 69c: 2-[8-cloro-3-(4-clorobenzil)-2- difluorometóxi-4-metil quinolin-5-ilóxi] ácido propiônico
Uma mistura de éster metilico de 2-[8-cloro-3-(4- clorobenzil)-2-difluorometóxi-4- metil quinolin-5- ilóxi] ácido propiônico (0,22 g), tetraidrofurano (3,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (1,0 mL) foi agitada em temperatura ambiente por 3 horas. A mistura foi acidificada pela adição de diidrogenfosfato de sódio, concentrada sob pressão reduzida e o residuo extraido com acetato de etila. Os extratos combinados foram lavados com 5 solução de cloreto de sódio aquosa saturada, secos sobre sulfato de magnésio e o solvente removido sob pressão reduzido para fornecer o composto titulo, 0,20 g.
NMR (DMSO-dβ): δ 1.60 (d, J = 6.8 Hz, 3H), 2.85 (s, 3H) , 4.20 (s, 2H) , 5.10 (q, J = 6.8 Hz, 1H) , 6.90 (d, J = 8.7 10 Hz, 2H), 7.15 (d, J = 8.4 Hz, 2H) , 7.35 (d, J = 8.4 Hz, 2H), 7.80 (d, J = 8.7 Hz, 1H) , 7.90 (t, J = 72 Hz, 1H) .
MS: ESI (+ve) (Método A): 456 (M+H)+, tempo de retenção 13,80 min
Exemplo 70: (R)-2-[3-(2,4-diclorobenzil)-2- difluorometóxi-8- flúor-4-metil quinolin-5- ilóxi] ácido propiônico
Uma mistura de 3-(2,4-diclorobenzil)-8-flúor-5- hidróxi-4-metil -1H- quinolin-2-ona (0,30 g) , N,N-dimetil formamida (4,0 mL), carbonato de potássio (0,13 g) e éster metilico de (S)-2-ácido cloropropiônico (0,11 g) foi 25 agitada a 45°C por 3 dias. A mistura foi diluida com água e extraida com acetato de etila. Os extratos combinados foram lavados com solução de cloreto de sódio aquosa saturada, secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. O residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:0 a 6:4 por volume) para fornecer o composto titulo como um sólido pêssego pálido, 0,17 g.
MS: ESI (+ve) (Método B): 438 (M+H)+, tempo de retenção 4,2 min
Preparação 70b: éster metilico de (R)-2-[3-(2,4- diclorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido propiônico
O composto titulo foi preparado pelo método de Preparação 65d utilizando éster metilico de (R)-2-[3-(2,4- diclorobenzil)-8-flúor-4-metil-2-oxo -1,2- diidroquinolin- 5- ilóxi] ácido propiônico.
MS: ESI (+ve) (Método B): 488 (M+H)+, tempo de retenção 4,9 15 min
Preparação 70c: (R)—2-[3-(2,4-diclorobenzil)-2- difluorometóxi-8-flúor-4-metil quinolin-5-ilóxi] ácido propiônico
Uma mistura de éster metilico de (R)-2-[3-(2,4- 20 diclorobenzil)-2-difluorometóxi-8-flúor-4-metil quinolin-5- ilóxi] ácido propiônico (0,054 g) , metanol (2,0 mL) , água (0,1 mL) e 5.0 M de solução de hidróxido de litio aquosa (0,044 mL) foi agitada em temperatura ambiente por 15 horas. A mistura foi acidificada pela adição de ácido 25 acético glacial, diluida com água e o precipitado resultante coletado por filtração para fornecer o composto titulo como um sólido branco, 0,048 g.
XH NMR (DMSO-d6): δ 1.50 (d, J = 6.7 Hz, 3H), 2.75 (s, 3H) , 4.15 (s, 2H), 4.85 (q, J = 6.7 Hz, 1H) , 6.70 (d, J = 8.4 30 Hz, 1H), 6.75 (dd, J = 4.0, 9.0 Hz, 1H), 7.20 (dd, J = 2.1, 8.4 Hz, 1H), 7.40 (dd, J = 9.0, 9.7 Hz, 1H) , 7.65 (d, J = 2.1 Hz, 1H), 7.75 (t, J = 72 Hz, 1H). l<l<t
MS: ESI (+ve) (Método A): 474 (M+H)+, tempo de retenção 14,4 min
Exemplo 71: {8-cloro-4-difluorometóxi-2- etil-3- [4-(pirrolidina-l-carbonil) benzil] quinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de (3-amino-4- clorofenóxi) ácido acético (1,0 g) , éster metilico de 3- oxo-2-[4-(pirrolidina-l-carbonil) benzil] ácido pentanóico (1,9 g), ácido polifosfórico (6,0 g) e dioxano (20 mL) foi aquecida a 120°C por 18 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. 0 residuo foi purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de diclorometano, acetato de etila e metanol (9:1:0 a 0:9:1 por volume) para fornecer o composto titulo, 0,079 g.
MS: ESI (+ve) (Método B): 483 (M+H)+, tempo de retenção 3,0 min
Preparação 70b: éster metilico de {8-cloro-4- difluorometóxi-2-etil-3-[4-(pirrolidina-l-carbonil) benzila] quinolin-5-ilóxi} ácido acético
Os compostos titulos foram preparados pelo método de Preparação 65d utilizando éster metilico de {8-cloro-2- etil-4-oxo-3-[4-(pirrolidina-l-carbonil) benzil]-1,4- diidroquinolin-5- ilóxi} ácido acético.
MS: ESI (+ve) (Método B): 533 (M+H)+, tempo de retenção 4,1 min
Preparação 70c: {8-cloro-4-difluorometóxi-2-etil- 3-[4- (pirrolidina-l-carbonil) benzil] quinolin-5-ilóxi} ácido acético
Uma mistura de éster metilico de {8-cloro-4- difluorometóxi-2-etil-3-[4- (pirrolidina-1- carbonil) 10 benzil] quinolin-5-ilóxi} ácido acético (0,037 g), tetraidrofurano (3,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (1,0 mL) foi agitada em temperatura ambiente por 1 hora. A mistura foi concentrada sob pressão reduzida, acidificada pela adição de diidrogenfosfato de sódio e 15 extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida para fornecer o composto titulo, 0,034 g. XH NMR (DMSO-d6): δ 1.15 (t, J = 7.3 Hz, 3H), 1.70-1.80 (m, 4H) , 2.80 (q, J = 7.3 Hz, 2H), 3.40 (m, 4H), 4.35 (s, 2H) , 20 4.70 (s, 2H) , 6.90 (d, J = 8.5 Hz, 1H) , 7.10 (d, J = 8,3 Hz, 2H), 7.35 (d, J = 8.3 Hz, 2H), 7.50 (m, 1H), 7.80 (d, J =8.5 Hz, 1H).
MS: ESI (+ve) (Método A): 519 (M+H)+, tempo de retenção 11,1 min
Exemplo 72: {3-[2-cloro-4-(pirrolidina-l- carbonil) benzil]-4-difluorometóxi-2-etil-8-fluoroquinolin- 5-ilóxi} ácido acético
Preparação 72a: 4-bromometil-3-clorobenzonitrila Uma mistura de 3-cloro-4-metil benzonitrila (4,8 g) , N-bromossuccinimida (5,5 g), peroxide de dibenzoila (0,43 g) e tetracloreto de carbono (30 mL) foi aquecida em refluxo por 2 horas. A mistura foi resfriada à temperatura ambiente, filtrada e lavada com diclorometano. O filtrado foi lavado com água, seco sobre sulfato de sódio e o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e acetato de etila (1:0 a 19:1 por volume) forneceu o composto titulo, 4,1 g. NMR (CDC13) : δ 4.55 (s, 2H) , 7.55 (m, 2H) , 7.70 (m, 1H) .
Preparação 72b: 4-bromometil-3- ácido clorobenzóico
Uma mistura de 4-bromometil-3-clorobenzonitrila (0,24 g) e solução de brometo de hidrogênio (48% em peso em água, 3,0 mL) foi aquecida durante a noite em um frasco vedado a 100°C. A mistura foi resfriada à temperatura ambiente, diluida com água e extraida com acetato de etila. Os extratos combinados foram extraidos com solução de carbonato de potássio aquosa diluida e os extratos aquosos combinados foram acidificados pela adição de 1.0 M de ácido clorídrico aquoso e então extraidos com acetato de etila. Os extratos combinados foram secos sobre sulfato de sódio e então solvente removido sob pressão reduzida para fornecer o composto titulo como um sólido branco, 0,10 g.
MS: ESI (+ve) (Método B): 250 (M+H)+, tempo de retenção 3,2 min
Preparação 72c: (4-bromometil-3-clorofenil) pirrolidin-l-il metanona
Uma mistura de 4-bromometil-3- ácido clorobenzóico (0,090 g) e cloreto de tionila (3,0 mL) foi aquecida a 85°C por 90 minutos. A mistura foi resfriada à temperatura ambiente e concentrada sob pressão reduzida. O residuo foi dissolvido em diclorometano e a solução resultante resfriada a 0°C e então tratada com N,N- diisopropil etilamina, seguido por pirrolidina (0,030 mL) .
A mistura foi agitada a 0°C por 20 minutos, diluida com solução de carbonato de hidrogênio de sódio aquosa e extraida com diclorometano. Os extratos combinados foram lavados com água, secos sobre sulfato de sódio e concentrados sob pressão reduzida. O residuo foi purificado 10 por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e acetato de etila (4:1 por volume) para fornecer o composto titulo como um óleo amarelo, 0,070 g-
XH NMR (CDCI3) : δ 1.90 (m, 4H) , 3.40 (m, 2H) , 3.65 (m, 2H) , 15 4.70 (s, 2H), 7.40 (dd, J = 1.6, 7.8 Hz, 1H) , 7.50 (d, J = 7.8 Hz, 1H), 7.55 (d, J = 1.6 Hz, 1H).
Preparação 72d: éster etilico de 2-[2-cloro-4- (pirrolidina-l-carbonil) benzil]- ácido 3-oxopentanóico
Uma solução de éster etilico de ácido 3- 20 oxopentanóico (14 mL) em 1,2-dimetóxi etano (25 mL) foi adicionada a uma suspensão agitada de hidreto de sódio (60% em óleo, 3,7 g) em 1,2-dimetóxi etano (250 mL) e N,N- dimetil formamçda (30 mL) a 0°C e a mistura resultante foi agitada a 0°C por 10 minutos. Uma solução de (4-bromometil- 25 3-clorofenil) pirrolidin-l-il metanona (9,7 g) em 1,2- dimetóxi etano (25 mL) foi adicionada e a mistura resultante aquecida à temperatura ambiente e então agitada nessa temperatura por 20 horas. A mistura foi diluida com solução de cloreto de amónio aquosa saturada, extraida com 30 éter dietilico e os extratos combinados lavados com solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. 0 solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica gel, eluindo com uma mistura de cicloexano e acetato de etila (9:1 por volume) para fornecer o composto titulo, 1,8 g.
MS: ESI (+ve) (Método B): 266 (M+H)+, tempo de retenção 3,4 min
Preparação 72e: éster metilico de {3-[2-cloro-4- (pirrolidina-l-carbonil) benzila]-2- etil-8-flúor-4-oxo- 1,4-diidroquinolin-5-ilóxi} ácido acético
O composto titulo foi preparado pelo método de Preparação 65c utilizando éster etilico de 2-[2-cloro-4- (pirrolidina-l-carbonil) benzil]-ácido 3-oxopentanóico e éster metilico de (3-amino-4-(fluorofenóxi) ácido acético. MS: ESI (+ve) (Método B): 501 (M+H)+, tempo de retenção 2,9 min
Preparação 72f: éster metilico de {3-[2-cloro- (pirrolidina-1- carbonil) benzil]-4- difluorometóxi-2-etil- 8-fluoroquinolin-5-ilóxi} ácido acético
Os compostos titulo foram preparados pelo método de Preparação 65d utilizando éster metilico de {3-[2-cloro- 4-(pirrolidina-l-carbonil) benzil]-2-etil-8-flúor-4-oxo- 1,3-diidroquinolin-5-ilóxi} ácido acético
MS: ESI (+ve) (Método B): 551 (M+H)+, tempo de retenção 3,5 min
Preparação 72g: {3-[2-cloro-4-(pirrolidina-l- carbonil) benzil]- 4-difluorometóxi-2-etil-8- fluoroquinolin-5-ilóxi} ácido acético
Uma mistura de éster metilico de {3-[2-cloro-4- (pirrolidina-l-carbonil) benzil]-4-difluorometóxi-2- etil- 8-fluoroquinolin-5-ilóxi} ácido acético (0,26 g) , tetraidrofurano (5,0 mL) , água (5,0 mL) e hidróxido de litio (0,040 g) foi agitada em temperatura ambiente por 20 minutos. A mistura foi lavada com acetato de etila e a fase aquosa acidificada pela adição de 1.0 M de ácido cloridrico aquoso e então extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A purificação do residuo por HPLC de fase inversa preparativa, utilizando um gradiente de acetonitrila em água forneceu o composto titulo como um sólido quase branco, 0,13 g.
XH NMR (DMSO-d6): δ 1.20 (t, J = 7.4 Hz, 3H), 1.80-1.95 (m, 4H) , 2.80 (q, J = 7.4 Hz, 2H) , 3.40 (t, J = 6.4 Hz, 2H) , 3.50 (t, J = 7.0 Hz, 2H), 4.45 (s, 2H), 4.85 (s, 2H), 6.70 (d, J = 8.0 Hz, 1H), 6.90 (dd, J = 3.7, 8.8 Hz, 1H) , 7.10 (t, J = 75 Hz, 1H), 7.25 (dd, J = 1.7, 8.0 Hz, 1H) , 7.40 (dd, J = 8.0,10 Hz, 1H), 7.60 (d, J = 1.7 Hz, 1H).
MS: ESI (+ve) (Método A): 537 (M+H)+, tempo de retenção 10,1 min
MS: ESI (+ve) (Método B): 537 (M+H)+, tempo de retenção 3,6 min
Exemplo 73: (S)-2-{3-[2-cloro-4-(pirrolidina-l- carbonil) benzil]-4-difluorometóxi-2-etil-8-fluoroquinolin- 5-ilóxi} ácido propiônico
O composto titulo foi preparado pelo método de Preparação 65c utilizando éster etilico de 2-[2-cloro-4- (pirrolidina-l--carbonil) benzil]-ácido 3-oxopentanóico e éster metilico de (S)-2-(3-amino-4-fluorofenóxi) ácido propiônico.
MS: ESI (+ve) (Método B): 515 (M+H)+, tempo de retenção 3,2 min
Preparação 73b: éster metilico de (S)—2 —{3—[—2 — cloro-4-(pirrolidina-l-carbonil) benzil]-4-difluorometóxi- 5 2-etil-8-fluoroquinolin-5-ilóxi} ácido propiônico
Os compostos titulos foram preparados pelo método de Preparação 65d utilizando éster metilico de (S)—2—{3—[2— cloro-4-(pirrolidina-l-carbonilO benzil]-2-etil-8-flúor-4- oxo-1,4-diidroquinolin-5- ilóxi} ácido propiônico
MS: ESI (+ve) (Método B): 565 (M+H)+, tempo de retenção 3,7 min
Preparação 73c: (S)-2-{3-[2-cloro-4-(pirrolidina- l-carbonil) benzil]-4-difluorometóxi-2-etil-8- fluoroquinolin-5-ilóxi} ácido propiônico
Uma mistura de éster metilico de (S)—2—{3—[2— cloro-4- (pirrolidina-1- carbonil) benzil}-4- difluorometóxi-2- etil-8-fluoroquinolin-5- ilóxi} ácido propiônico (0,75 g), tetraidrofurano (20 mL), água (20 mL), e hidróxido de litio (0,11 g) foi agitada em temperatura 20 ambiente por 20 minutos. A mistura foi lavada com acetato de etila e a fase aquosa acidificada pela adição de 1.0 M de ácido clorídrico aquoso e então extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A 25 purificação dq residuo por cromatografia de coluna em coluna C-18, eluindo com uma mistura de água e metanol (4:1 a 0:1 por volume) forneceu o composto titulo como um sólido quase branco, 0,20 g.
XH NMR (DMSO-d6): Ô 1.20 (t, J = 7.5 Hz, 3H), 1.65 (d, J = 30 6.8 Hz, 3H) , 1.85-1.95 (m, 4H) , 2.80 .(m, 2H) , 3.40 (t, J = 6.4 Hz, 2H), 3.50 (t, J = 6.9 Hz, 2H) , 4.40 (d, J = 17 Hz, 1H) , 4.50 (d, J = 17 Hz, 1H) , 5.10 (q, J = 6.8 Hz, 1H) , 6.70 (d, J = 8,0 Hz, 1H) , 6.85 (dd, J = 3.6, 8.8 Hz, 1H) , 7.15 (dd, J = 70, 81 Hz, 1H) , 7.25 (dd, J = 1.7, 8.0 Hz, 1H) , 7.35 (dd, J = 8.8, 10 Hz, 1H) , 7.60 (d, J = 1.7 Hz, 1H) .
MS: ESI (+ve) (Método A): 551 (M+H)+, tempo de retenção 10,6 min
Exemplo 74 e 75: (S)-2-{[3-(2,4-diclorobenzil)-4- difluorometóxi-2- etil-8-fluoroquinolin-5-ilóxi] ácido propiônico e (S)-2-[3-(2,4-diclorobenzil)-2-etil-8-flúor-4- metóxi quinolin-5-ilóxi] ácido propiônico
Uma solução de 3-amino-4-fluorofenol (4,1 g) em N,N-dimetil formamida (15 mL) foi adicionada em gotas a uma suspensão agitada de hidreto de sódio (60% em óleo, 1,3 g) em N,N-dimetilformamida (35 mL) a 0°C. A mistura foi agitada em temperatura ambiente por 30 minutos, resfriada a 0°C e então éster metilico de (R)-2-ácido cloropropiônico (4,0 g) foi adicionado em um porção. A mistura resultante foi agitada em temperatura ambiente durante a noite e então tratada com solução de cloreto de amónio aquosa saturada. A mistura foi extraida com acetato de etila e os extratos combinados, lavados com solução de cloreto de sódio aquosa saturada e então secos sobre sulfato de magnésio. 0 solvente foi removido sob pressão reduzida e purificação do residuo por cromatografia de coluna em silica gel, eluindo com uma mistura de dicloro metano e acetato de etila (1:0 a 3:2 por volume) para fornecer a mistura dos compostos títulos como óleo dourado, 2,5 g.
XH NMR (CDCI3) : δ 1.55 (d, J = 6.7 Hz, 3H) , 3.75 (s, 3H) , 4.65 (q, J = 6.7 Hz, 1H) , 6.15 (dt, J = 3.0, 8.8 Hz, 1H) , 6.35 (dd, J = 3.0, 7.5 Hz, 1H), 6.85 (dd, J = 8.8, 10.6 Hz, 1H) .
Preparação 74b e 75b: éster metilico de (S)—2—[3— (2,4-diclorobenzil)-2-etil-8-flúor-4-oxo-l,4- diidroquinolin-5-ilóxi] ácido propiônico
Os compostos titulos foram preparados pelo método de Preparação 65c utilizando éster metilico de (S)—2—(3— amino-4-fluorofenóxi) ácido propiônico e éster metilico de 2-(2,4-diclorobenzil)-ácido 3-oxopentanóico.
MS: ESI (+ve) (Método B): 452 (M+H)+, tempo de retenção 3,8 min.
Preparação 74b e 75b: éster metilico de (S)-2-[3- (2,4-diclorobenzil)-4-difluorometóxi-2-etil-8- fluoroquinolin-5-ilóxi] ácido propiônico e éster metilico de (S)-2-[3-(2,4-diclorobenzil)-2-etil-8-flúor-4-metóxi quinolin-5-ilóxi] ácido propiônico
Os compostos titulos foram preparados pelo método de Preparação 65c utilizando éster metilico de (S)-2-(3- (2,4-diclorobenzil)-2-etil-8-flúor-4-oxo-l,4-diidro quinolin-5- ilóxi] ácido propiônico.
Éster metilico de (S)-2-[3-(2,4-diclorobenzil)-4- difluorometóxi-2-etil-8-fluoroquinolin-5- ilóxi] ácido propiônico
MS: ESI (+ve) (Método B): 502 (M+H)+, tempo de retenção 4,5 min.
Éster metilico de (S)-2-[3-(2,4-diclorobenzil)-2- etil-8-flúor-4- metóxi quinolin-5- ilóxi] ácido propiônico MS: ESI (+ve) (Método B): 466 (M+H)+, tempo de retenção 4,3 min.
Preparação 74c e 75c: (S)-2-[3-(2,4-dicloro benzil)-4- difluorometóxi-2-etil-8- fluoroquinolin-5-ilóxi] ácido propiônico e (S)-2-[3-(2,4-diclorobenzil)-2- etil-8- flúor-4- metóxi quinolin-5- ilóxi] ácido propiônico
Uma mistura de éster metilico de (S)-2-[3-(2,4- diclorobenzil)-4- difluorometóxi-2-etil-8- fluoroquinolin- 5 5- ilóxi] ácido propiônico e éster metilico de (S)—2—[3— (2,4-diclorobenzil)-2-etil-8- flúor-4- metóxi quinolin-5- ilóxi] ácido propiônico (0,58 g) , metanol (10 mL), água (0,8 mL) e 5.0 M de solução de hidróxido de litio aquosa (0,40 mL) foi agitada em temperatura ambiente durante a 10 noite. A mistura foi acidificada pela adição de ácido acético glacial e concentrada sob pressão reduzida. A purificação do residuo por cromatografia de coluna em coluna C-18, eluindo com uma mistura de água e acetonitrila (4:1 a 0:1 por volume) forneceu (S)-2-[3-(2,4- 15 diclorobenzil)-4- difluorometóxi-2- etil-8-fluoroquinolin- 5- ilóxi] ácido propiônico como um sólido branco, 0,23 e (S)-2-[3-(2,4-diclorobenzil)-2-etil-8-flúor- 4-metóxi quinolin-5- ilóxi] ácido propiônico como um sólido branco, 0,035 g. 20 (S)-2-[3-(2,4-diclorobenzil)- 4-difluorometóxi-2- etil-8-fluoroquinolin-5- ilóxi] ácido propiônico
NMR (DMSO-d6): δ 1.15 (t, J = 7.4 Hz, 3H), 1.40 (d, J = 6.7 Hz, 3H), 2.60-2.80 (m, 2H), 4.20 (d, J = 17 Hz, 1H), 4.35 (d, J = 17 Hz, 1H), 4.60 (d, J = 6.7 Hz, 1H), 6.55 (d, 25 J = 8.4 Hz, 1H), 6.75 (dd, J = 3.8, 9.1 Hz, 1H), 7.20 (dd, J = 2.2, 8.4 Hz, 1H), 7.40 (dd, J =8.9, 10.4 Hz, 1H) , 7.65 (d, J = 2.2 Hz, 1H), 8.25 (dd, J = 66, 86 Hz, 1H).
MS: ESI (+ve) (Método B) : 488 (M+H)+, tempo de retenção 14,1 min. 30 (S)-2-[3-(2,4-diclorobenzil)-2-etil-8-flúor-4- metóxi quinolin-5- ilóxi] ácido propiônico
NMR (DMSO-d6): Ô 1.15 (t, J = 7.3 Hz, 3H), 1.40 (d, J = 6.7 Hz, 3H) , 2.65 (m, 2H) , 3.80 (s, 3H) , 4.10 (d, J = 17 Hz, 1H), 4.20 (d, J = 17 Hz, 1H) , 4.35 (q, J = 6.7 Hz, 1H), 8.60 (m, 2H), 7.20 (dd, J = 2.2, 8.4 Hz, 1H), 7.30 (dd, J = 8.8, 11 Hz, 1H), 7.60 (d, J = 2.2 Hz, 1H).
MS: ESI (+ve) (Método A): 452 (M+H)+, tempo de retenção 5 12,7 min.
Exemplo 76: [3-(2-cloro-4- ciclobutil carbamoil benzil)-4- difluorometóxi-2- etil-8- fluoroquinolin-5- ilóxi] ácido acético
Uma mistura de 4-bromometil-3- ácido clorobenzóico (1,4 g) e cloreto de tionila (10 mL) foi aquecida em refluxo por 5 horas. A mistura foi resfriada à temperatura ambiente, diluida com tolueno e concentrada sob 15 pressão reduzida. O residuo foi dissolvido em diclorometano (10 mL) e a solução resultante resfriada a 0°C e então tratada em gotas com uma mistura de N,N-diisopropil etil amina (1,1 mL) e ciclobutil amina (0,48 mL) . A mistura resultante foi agitada em temperatura ambiente durante a 20 noite, diluida em diclorometano e lavada com solução de carbonato de hidrogênio de sódio aquosa saturada e solução de cloreto de sódio aquosa saturada e então seca sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna 25 em silica gel, eluindo com uma mistura de diclorometano e acetato de etila (1:1 por volume) para fornecer o composto como um óleo, 0,070 g.
MS: ESI (+ve) (Método B): 303 (M+H)+, tempo de retenção 3,4 min.
Preparação 76b: éster etilico de 2-(2-cloro-4- ciclobutil carbamoil benzil)-3-ácido oxopentanóico
Uma suspensão de terc-butóxido de potássio (0,34 g) em tetraidrofurano anidro (15 mL) a 0°C foi tratada com uma mistura de terc-butanol (1,0 mL) e éster etilico de ácido 3-oxopentanóico (038 mL). A mistura foi agitada a 0°C por 45 minutos e então uma solução de 4-bromometil-3-cloro- 10 N-ciclobutil benzamida (0,67 g) em tetraidrofurano (5,0 mL) foi adicionada e a mistura resultante aquecida a 70°C por 24 horas. A mistura foi resfriada à temperatura ambiente, diluida com água e o tetraidrofurano removido sob pressão reduzida. 0 residuo foi extraido com acetato de etila e os 15 extratos combinados lavados com solução de cloreto de sódio aquosa saturada e secos sobre sulfato de magnésio. O solvente foi removido sob pressão reduzida e o residuo purificado por cromatografia de coluna em silica geψ, eluindo com uma mistura de acetato de etila e cicloexano 20 (1:5 por volume) para fornecer o composto titulo, 0,44 g.
MS: ESI (+ve) (Método B): 366 (M+H)+, tempo de retenção 3,7 min.
Preparação 76c: éster metilico de [3-(2-cloro-4- ciclobutil carbamoil benzil)-2-etil-8-flúor-4-oxo-l,4- 25 diidroquinolin-5- ilóxi] ácido acético
O composto titulo foi preparado pelo método de Preparação 65c utilizando éster etilico de 2-(2-cloro-4- ciclobutil carbamoil benzil)-3- ácido oxopentanóico e éster metilico de (3-amino-4- fluorofenóxi) ácido acético.
MS: ESI (+ve) (Método B): 501 (M+H)+, tempo de retenção 2,9 min. a?// $
Preparação 76d: éster metilico de [3-(2-cloro-4- ciclobutil carbamoil benzil)-4- difluorometóxi-2- etil-8- fluoroquinolin-5- ilóxi] ácido acético
Os compostos titulos foram preparados pelo método de Preparação 65d utilizando éster metilico de [3-(2-cloro- 4- ciclobutil carbamoil benzil)-2- etil-8-flúor-4-oxo-l,4- diidroquinolin-5- ilóxi] ácido acético.
MS: ESI (+ve) (Método B): 551 (M+H)+, tempo de retenção 3,6 min.
Preparação 76e: [3-(2-cloro-4-ciclobutil carbamoil benzil)-4- difluorometóxi-2- etil-8- fluoroquinolin-5- ilóxi] ácido acético
Uma mistura de éster metilico de [3-(2-cloro-4- ciclobutil carbamoil benzil)-4- difluorometóxi-2- etil-8- fluoroquinolin-5- ilóxi] ácido acético (0,23 g) , tetraidrofurano (5,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (1,2 mL) foi agitada em temperatura ambiente por 30 minutos. A mistura foi concentrada sob pressão reduzida, acidificada pela adição de diidrogenfosfato de sódio e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em coluna C-18, eluindo como uma mistura de água e metanol forneceu o composto titulo como um sólido quase branco, 0,13 g.
XH NMR (DMSO-d6): δ 1.15 (t, J = 7.4 Hz, 3H), 1.60 (m, 2H), 2.00 (m, 2H), 2.15 (m, 2H) , 2.70 (q, J = 7.4 Hz, 2H), 4.35 (m, 3H), 4.80 (s, 2H), 6.65 (d, J = 8.1 Hz, 1H), 6.95 (dd, J = 3.8, 9.0 Hz, 1H), 7.25 (t, J = 75 Hz, 1H), 7.50 (dd, J = 9.0,10 Hz, 1H), 7.55 (dd, J = 1.7, 8.1 Hz, 1H), 7.95 (d, J = 1.7 Hz, 1H), 8.65 (d, J = 7.5 Hz, 1H).
MS: ESI (+ve) (Método A): 537 (M+H)+, tempo de
Exemplo 77: (S)-2-[3-(2-cloro-4-ciclo butil carbamoil benzil)-4- difluorometóxi-2-etil-8- fluoroquinolin-5- ilóxi] ácido propiônico
Preparação 77a: éster metilico de (S)—2—[3—(2— cloro-4- ciclobutil carbamoil benzil)-2- etil-8-flúor-4- oxo-1,4-diidroquinolin-5- ilóxi] ácido propiônico 0 composto titulo foi preparado pelo método de preparação 65c utilizando éster etilico de 2-(2-cloro-4- ciclo butil carbamoil benzil)-3- ácido oxopentanóico e éster metilico de (S) -2-(3-amino-4-fluorofenóxi) ácido propiônico. MS: ESI (+ve) (Método B): 515 (M+H)+, tempo de retenção 2,9 min.
Preparação 77b: éster metilico de (S)—2—[3—(2— cloro-4-ciclo butil carbamoil benzil)-4- difluorometóxi-2- etil-8-fluoroquinolin-5- ilóxi] ácido propiônico
Os compostos titulos foram preparados pelo método de preparação 65d utilizando éster metilico de (S)—2—[3—(2— cloro-4- ciclo butil carbamoil benzil)-2-etil-8-flúor-4~ oxo-1,4-diidroquinolin-5- ilóxi] ácido propiônico.
MS: ESI (+ve) (Método B): 565 (M+H)+, tempo de retenção 3,8 min.
Preparação 77c: (S)-2-[3-(2-cloro-4-ciclo butil carbamoil benzil)-4- difluorometóxi-2-etil-8- fluoroquinolin-5- ilóxi] ácido propiônico
Uma mistura de éster metilico de (S)-2-[3-(2- cloro-4-ciclobutil carbamoil benzil)-4- difluorometóxi-2- etil-8-fluoroquinolin-5- ilóxi] ácido propiônico (0,18 g) , tetraidrofurano (5,0 mL) e 1.0 M de solução de hidróxido de litio aquosa (1,0 mL) foi agitada em temperatura ambiente por 3 horas. A mistura foi concentrada sob pressão reduzida, acidificada pela adição de diidrogenfosfato de sódio e extraida com acetato de etila. Os extratos combinados foram secos sobre sulfato de magnésio e o solvente removido sob pressão reduzida. A purificação do residuo por cromatografia de coluna em coluna C-18, eluindo como uma mistura de água e metanol (9:1 a 0:1 por volume) forneceu o composto titulo como um sólido amarelo pálido, 0,13 g.
XH NMR (DMSO-d6): δ 1.20 (t, J = 7.6 Hz, 3H), 1.60 (d, J = 6.7 Hz, 3H), 1.65 (m, 2H), 2.05 (m, 2H), 2.20 (m, 2H), 2.75 (m, 2H), 4.40 (m, 3H), 5.10 (q, J = 6.7 Hz, 1H), 6.70 (d, J = 8.1 Hz, 1H), 6.90 (dd, J = 3.4, 9.0 Hz, 1H) , 7.35 (t, J = 75 Hz, 1H), 7.55 (dd, J = 9.0,10Hz, 1H), 7.60 (dd, J = 1.8, 8.1 Hz, 1H), 8:00 (d, J = 1.8 Hz, 1H) , 8.70 (d, J = 7.5 Hz, 1H) .
MS: ESI (+ve) (Método A): 551 (M+H)+, tempo de retenção 10,9 min
MS: ESI (+ve) (Método B) : 551 (M+H)+, tempo de retenção 3,9 min
Exemplo 78: [3-(4-clorobenzil)-4,7-dimetil quinolin-5- ilóxi] ácido acético
Uma solução de 3-(4-clorobenzil)-5-hidróxi-4,7- dimetil-lH-quinolin-2-ona (1,8 g) em oxicloreto de fósforo (9,0 mL) foi aquecida a 180°C em um reator de microondas por 15 minutos. A solução foi derramada sobre uma mistura de gelo e água e o precipitado resultante coletado por filtração, lavado com água e então seco para fornecer o composto titulo, 2,3 g.
Preparação 78b: éster metilico de [2-cloro-3-(4- clorobenzil)-4,7-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de 2-cloro-3-(4-clorobenzil)-4,7- dimetil quinolin-5-ol (1,7 g), N,N-dimetil formamida (25 mL) , carbonato de potássio (2,1 g) e éster metilico de ácido bromoacético (1,1 g) foi agitada a 60°C durante a noite. A mistura foi resfriada à temperatura ambiente, diluida com água e o precipitado resultante coletado por filtração, lavada com água e então seca para fornecer o composto titulo, 0,53 g.
MS: ESI (+ve) (Método B) : 404 (M+H)+, tempo de retenção 4,4 min
Preparação 78c: éster metilico de [3—(4— clorobenzil)-4,7-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [2-cloro-3-(4- clorobenzil)-4,7 dimetil quinolin-5- ilóxi] ácido acético (0,20 g), paládio (10% em peso em carvão ativado, 0,020 g), etanol (7,0 mL) e 1.0 M de ácido cloridrico aquoso (1,5 mL) foi agitada a 40°C por 17 horas sob uma atmosfera de hidrogênio. A mistura foi filtrada através de hyflo, lavada com etanol e o filtrado concentrado sob pressão reduzida para fornecer o composto titulo, 0,18 g.
MS: ESI (+ve) (Método B) : 370 (M+H)+, tempo de
Preparação 78d: [3-(4-clorobenzil)-4,7-dimetil quinolin-5-ilóxi] ácido acético
Uma mistura de éster metilico de [3-(4- clorobenzil)-4,7-dimetil quinolin-5- ilóxi] ácido acético (1,8 g), tetraidrofurano e trimetil silanolato de potássio (0,19 g) , foi aquecida a 100°C em um reator de microondas por 5 minutos. A mistura foi concentrada sob pressão reduzida, diluida com água e acidificada pela adição de ácido cloridrico concentrado. O precipitado resultante foi coletado por filtração e purificado por HPLC de fase inversa preparativa, utilizando um gradiente durante 30 minutos de acetonitrila em água (35% a 95% de modificador orgânico) para fornecer o composto titulo, 0,015 g.
NMR (DMSO-d6): δ 2.40 (s, 3H) , 2.75 (s, 3H) , 4.15 (s, 2H), 4.80 (s, 2H), 6.80 (s, 1H), 7.10 (d, J = 8.5 Hz, 2H), 7.30 (d, J = 8.5 Hz, 2H), 7.35 (m, 1H), 8.65 (s, 1H), 13.00 (br s, 1H).
MS: ESI (+ve) (Método A): 356 (M+H)+, tempo de retenção 7,3 min
MS: ESI (+ve) (Método B) : 356 (M+H)+, tempo de retenção 2,3 min
Exemplo 79: [3-(4-clorobenzil)-2-metil quinolin- 5-ilóxi] ácido acético
Uma mistura de éster metilico de [4,8-dicloro-3- (4-clorobenzil)-2- metil quinolin-5- ilóxi] ácido acético (0,13 g), paládio (5% em peso em carvão ativado, 0,010 g), $1/6 & etanol (5,0 mL) e 1.0 M de ácido clorídrico aquoso (1,0 mL) foi agitada em temperatura ambiente por 17 horas sob uma atmosfera de hidrogênio. A mistura foi filtrada através de hyflo, lavando com etanol e água e o solvente removido sob 5 pressão reduzida para fornecer o composto título, 0,11 g.
Preparação 79b: [3-(4-clorobenzil)-2-metil quinolin-5- ilóxi] ácido acético
Uma solução de éster metilico de [3—(4— clorobenzil)-2-metil quinolin-5- ilóxi] ácido acético (0,11 10 g), etanol (6,0 mL) , água (2,0 mL) e solução de hidróxido de lítio aquosa saturada (2,0 mL) foi agitada em temperatura ambiente por 5 horas. 0 etanol foi removido sob pressão reduzida e o pH do resíduo ajustado para 4 pela adição de ácido acético glacial. 0 precipitado resultante 15 foi coletado por filtração, lavado com água e purificação por HPLC de fase inversa preparativa utilizando um gradiente durante 37 minutos de acetonitrila em água (20% a 95% de modificador orgânico) forneceu composto título como uma goma amarela, 0,028 mg.
XH NMR (DMSO-d6) : δ 2.70 (s, 3H) , 4.30 (s, 2H) , 5.00 (s, 2H) , 7.10 (d, J = 8.1 Hz, 1H) , 7.25 (d, J = 8.5 Hz, 2H) , 7.40 (d, J = 8.5 Hz, 2H) , 7.65 (d, J = 8.5 Hz, 1H) , 7.80 (t, J = 8.1 Hz, 1H), 8.65 (s,lH).
MS: ESI (+ve) (Método A): 342 (M+H)+, tempo de 25 retenção 6,9 min
MS: ESI (+ve) (Método B) : 342 (M+H)+, tempo de retenção 6,9 min
Métodos biológicos
Os compostos da invenção da fórmula [1] foram 30 testados utilizando os seguintes métodos de teste biológico para determinar sua capacidade de deslocar PGD2 a partir do receptor de CRTH2 e para sua capacidade de antagonizar os efeitos funcionais de PGD2 no receptor CRTH2 em um sistema de células inteiro.
Ensaio de ligação de radioligando
O ensaio de ligação de receptor é executado em um volume final de 200 p.L de tampão de ligação [10 mM BES (pH 7,4), 1 mM EDTA, 10 mM de cloreto de manganês, 0,01% de BSA] e 1 nM [3H]-PGD2 (Amersham Biosciences UK Ltd). Ligandos são adicionados no tampão de ensaio contendo uma quantidade constante de DMSO (1% por volume). A ligação total é determinada utilizando 1% por volume de DMSO em tampão de ensaio e ligação não especifica é determinada utilizando 10 pM de PGD2 não rotulada (Sigma) . Membranas de células de rim embriônico humano (HEK) (3,5 ug) expressando o receptor de CRTH2 são incubadas com 1,5 mg de contas de SPA de aglutinina de germe de trigo e 1 nM [3H]-PGD2 (Amersham Biosciences UK Ltd) e a mistura incubada por 3 horas em temperatura ambiente. [3H]-PGD2 ligado é detectado utilizando um contador de cintilação de liquido TRILUX Microbeta (Perkin Elmer). O valor de IC50 de composto é determinado utilizando uma curva de resposta de dose de 6 pontos em duplicata com uma série de diluição de composto semi-log. Cálculos de IC50 são executados utilizando Excel e Xlfit (Microsoft), e esse valor é utilizado para determinar um valor Ki para o composto de teste utilizando a equação Cheng-Prusoff.
Os compostos da invenção que foram testados no ensaio de ligação são ilustrados abaixo na seguinte tabela.
Chave: "+++" CRTH2 Ki < 100nM;"++" Ki < lpM;"+" Ki < lOpM
CRTH2 e a proteina-G Gal6 são semeadas (40.000 células por 5 cavidade em um volume de revestimento de 75 p.L em F-12 Hams suplementado com 1% de soro bovino fetal) em placas com 96 cavidades revestidas com colágeno 24 horas antes do ensaio. As células são então carregadas com um corante do kit de cálcio de leitora de placa de imageamento de fluorescência 10 (FLIPR) (Calcium 3 kit, Molecular Devices Ltd) contendo 5 mM de concentração final de probenecid e incubadas a 37°C por 1 hora em uma atmosfera de CO2 a 5%. A emissão de fluorescência causada por mobilização de cálcio intracelular eliciada pelo PGD2 no receptor de CRTH2 é 15 determinada com uma varredura de topo de bancada FLEXstation e estação de trabalho de transferência de fluido integrada (Molecular Devices Ltd). Para detectar antagonistas e determinar composto IC50, os compostos são pré-incubados em concentrações variáveis com as células 20 carregadas por 15 minutos a 37 °C, 5% de CO2, antes da adição do agonista em seu valor EC5Q. OS compostos e agonista são adicionados em solução de sal equilibrada Hanks contendo 20 mM HEPES e 0,1% BSA. Os valores de resposta fracionai para cada cavidade são calculados pela 25 subtração de respostas basal a partir da resposta de pico.
Os resultados são calculados como a média de cavidades em triplicata utilizando Excel e Xlfit (Microsoft).
Como ilustração, os seguintes compostos foram mostrados como tendo IC50S de <l|j.M nesse ensaio: 20, 42; e 5 os seguintes compostos tinham IC50S < 100 nM nesse ensaio: 12, 18.