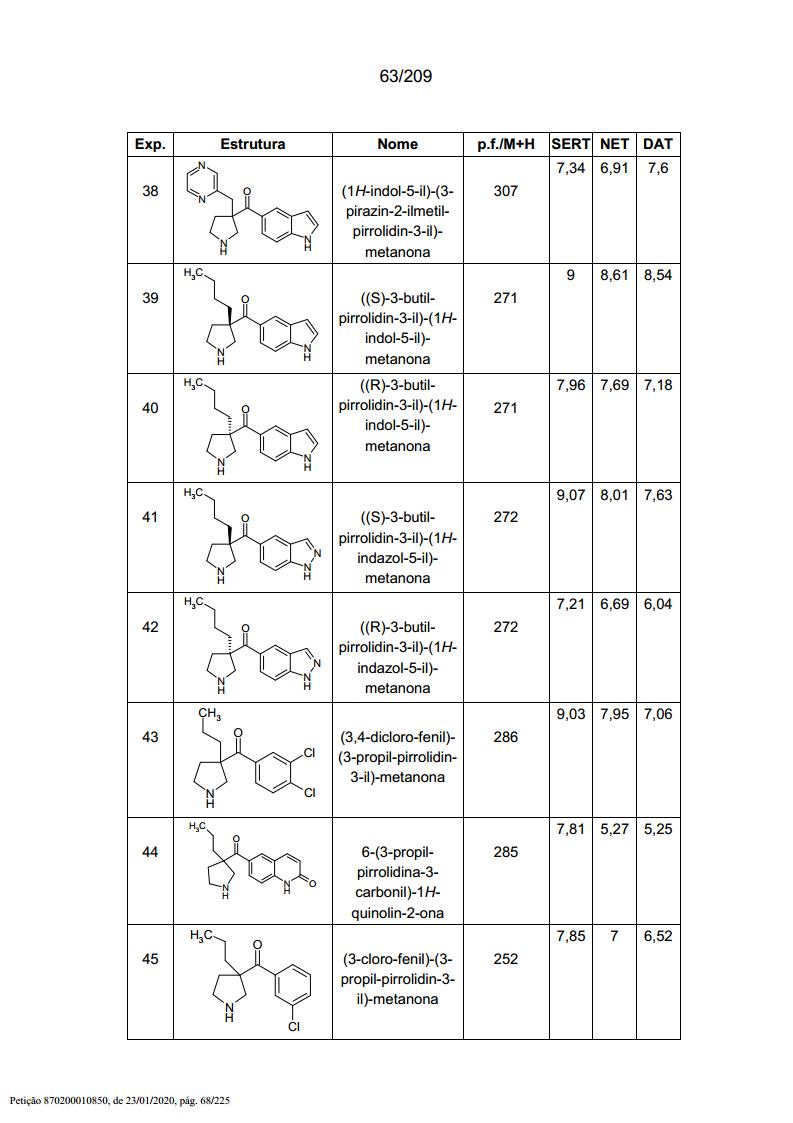
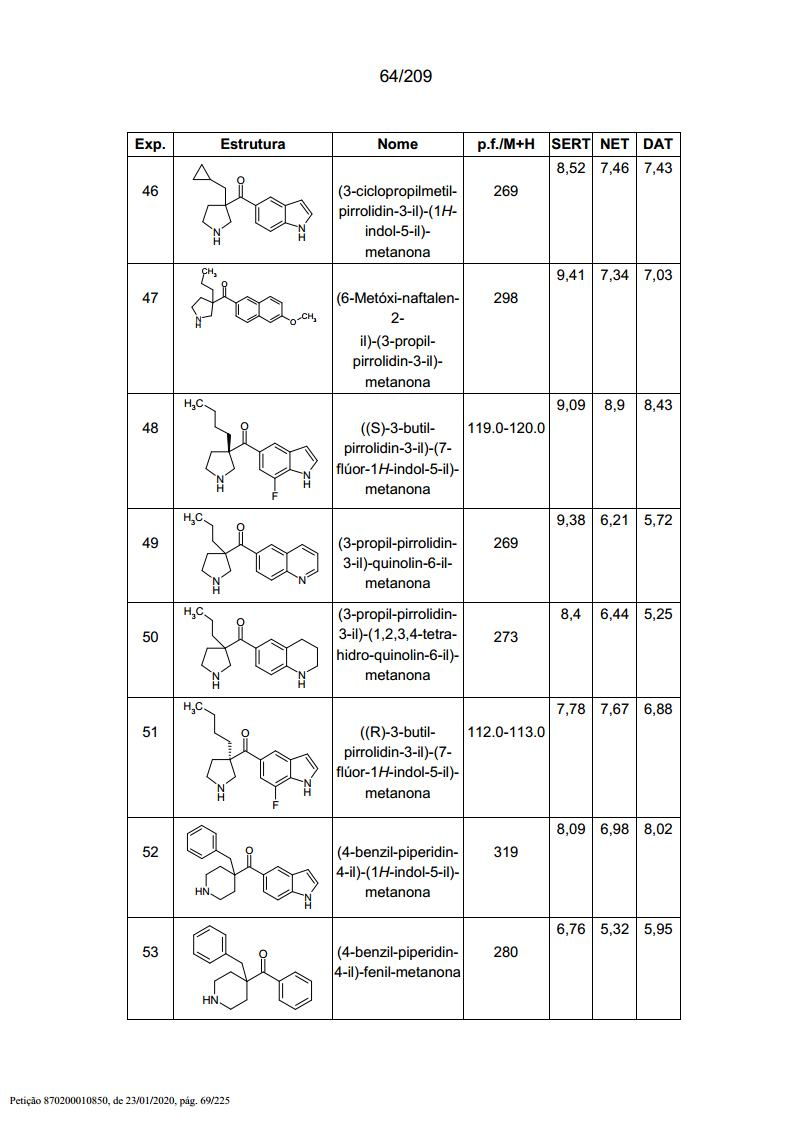
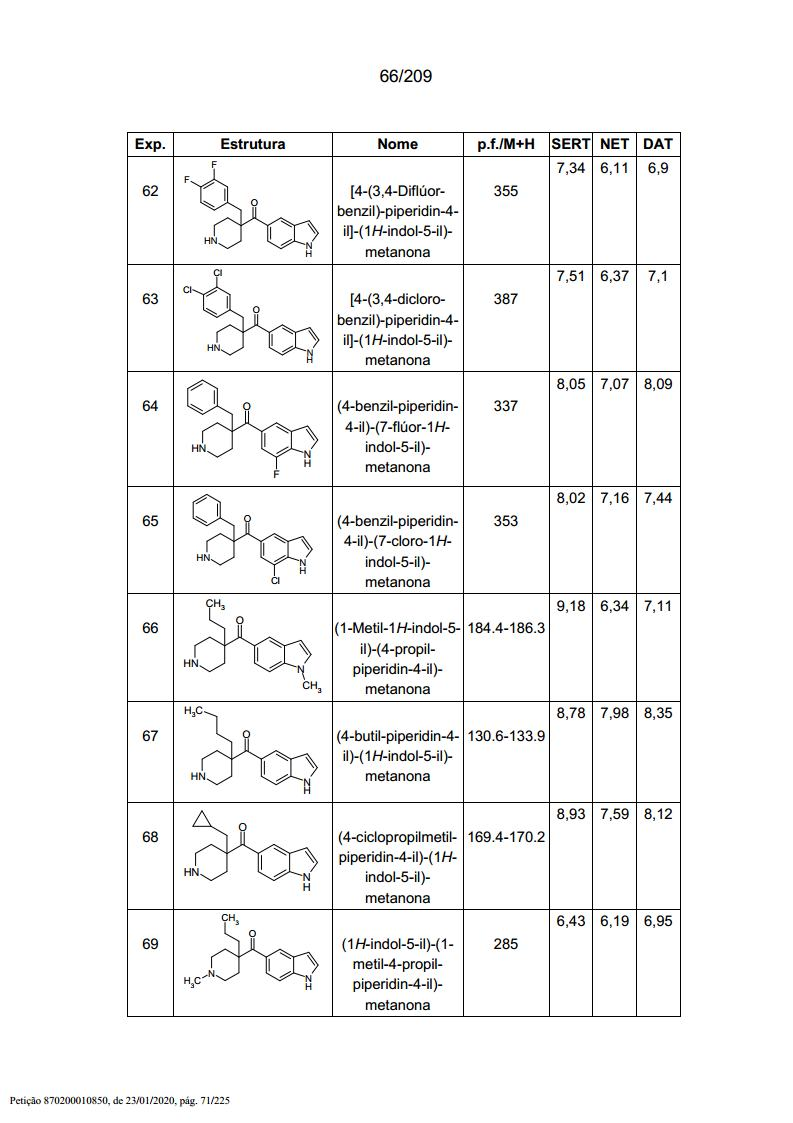
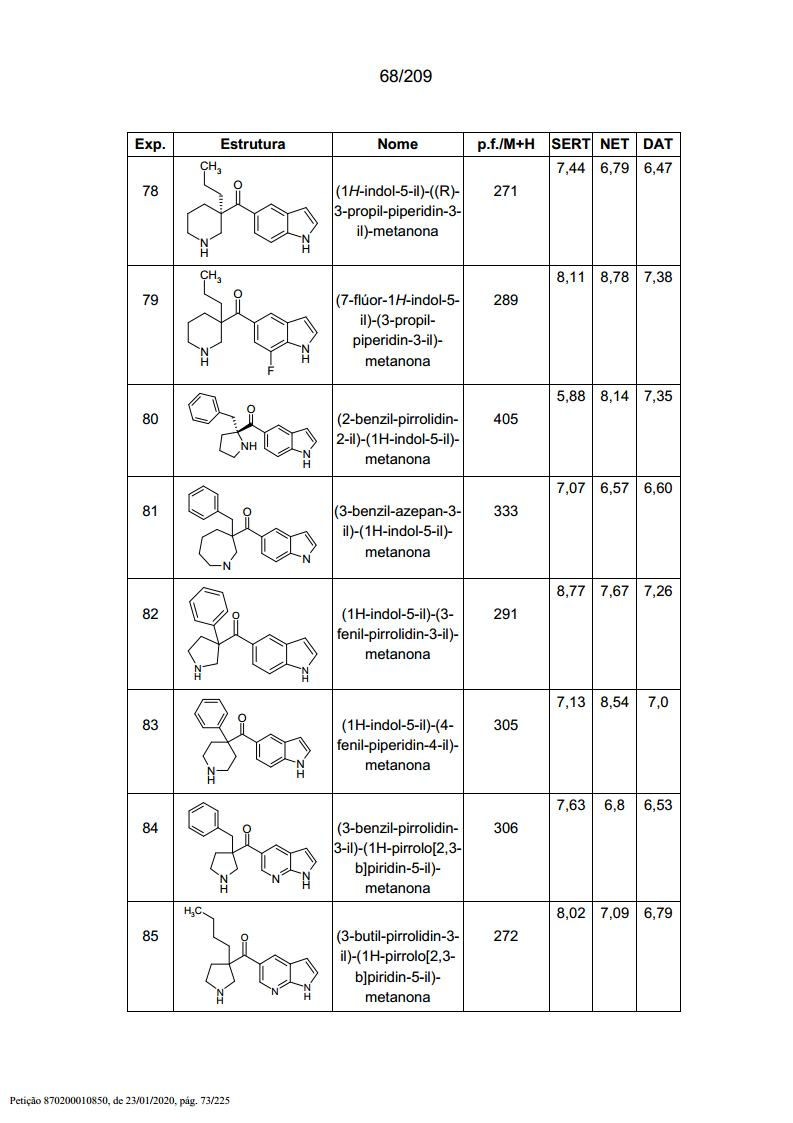
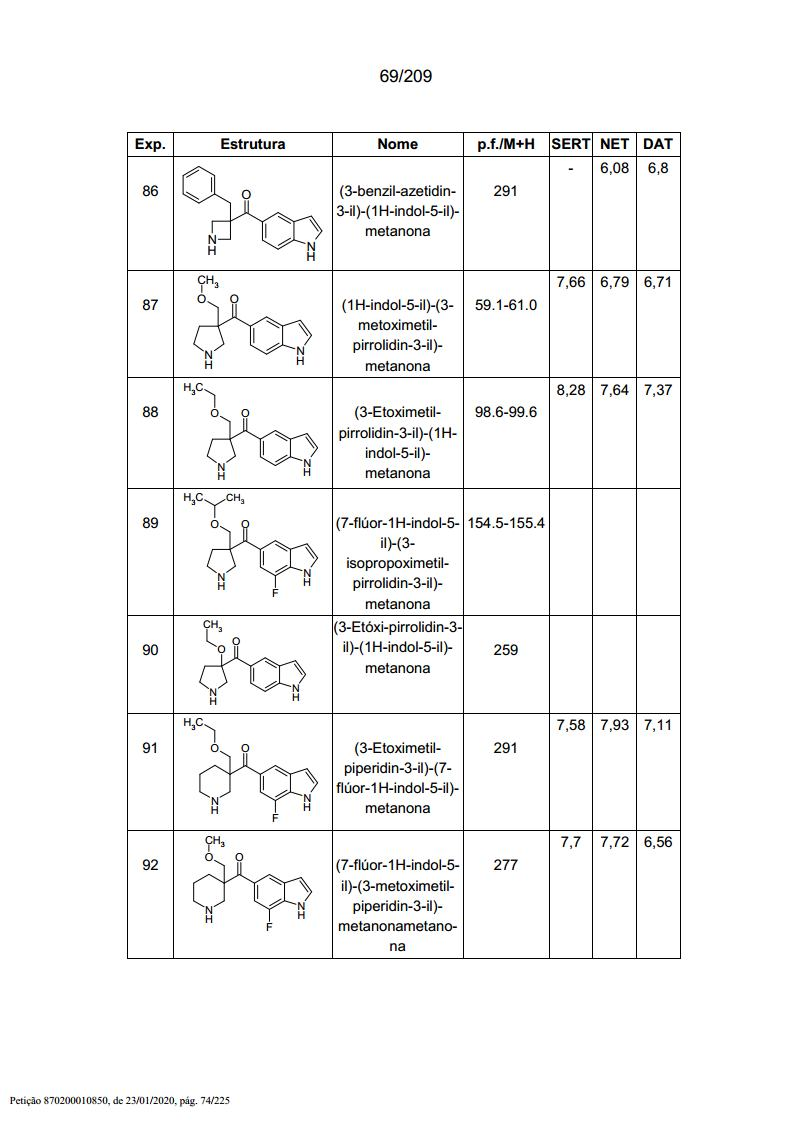
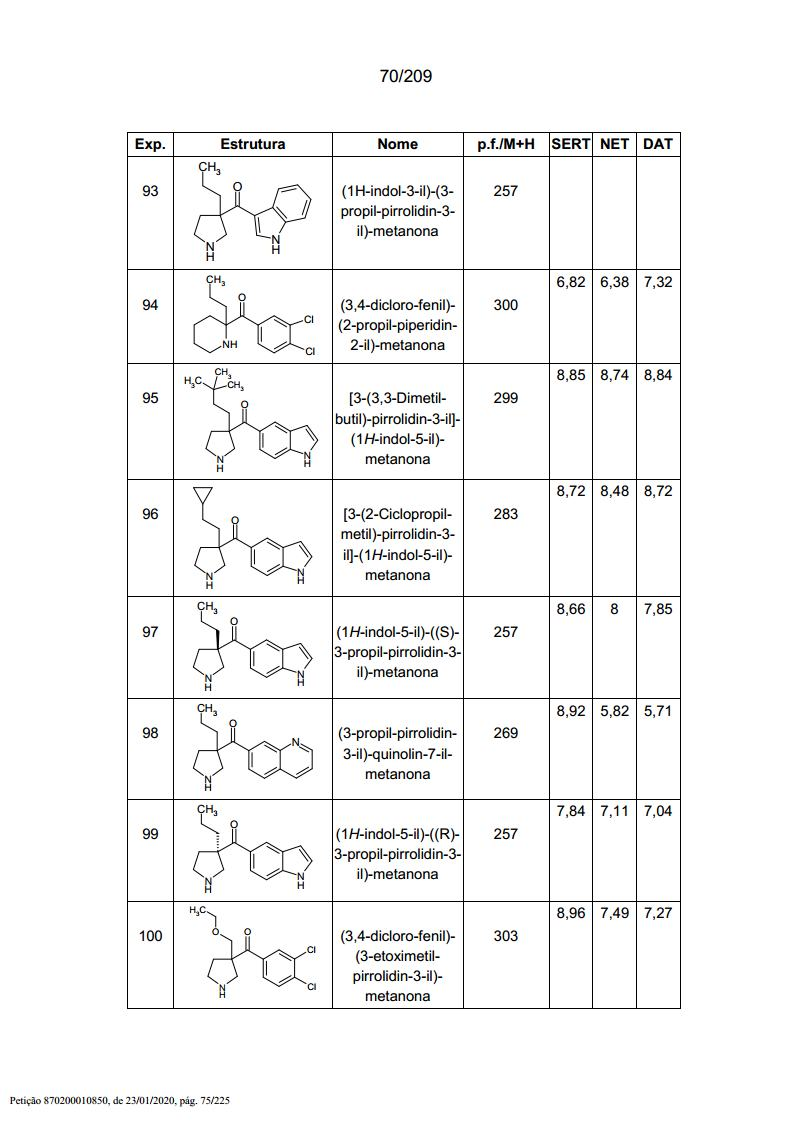
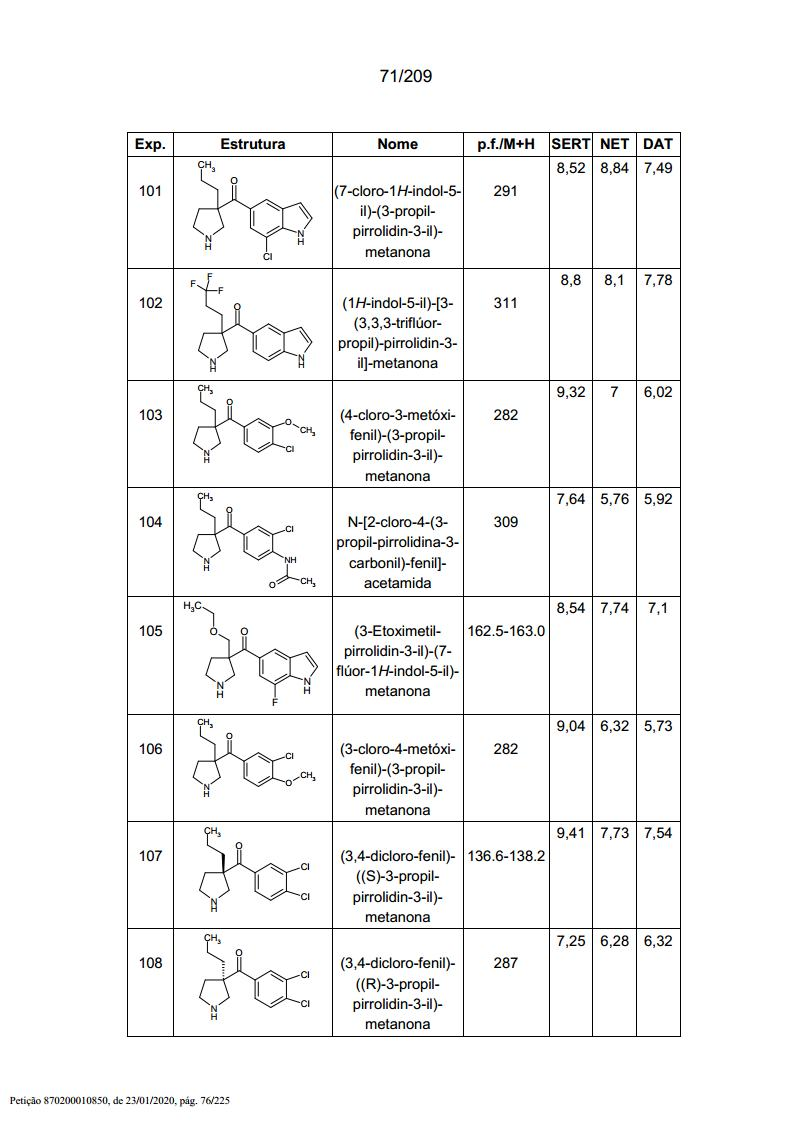
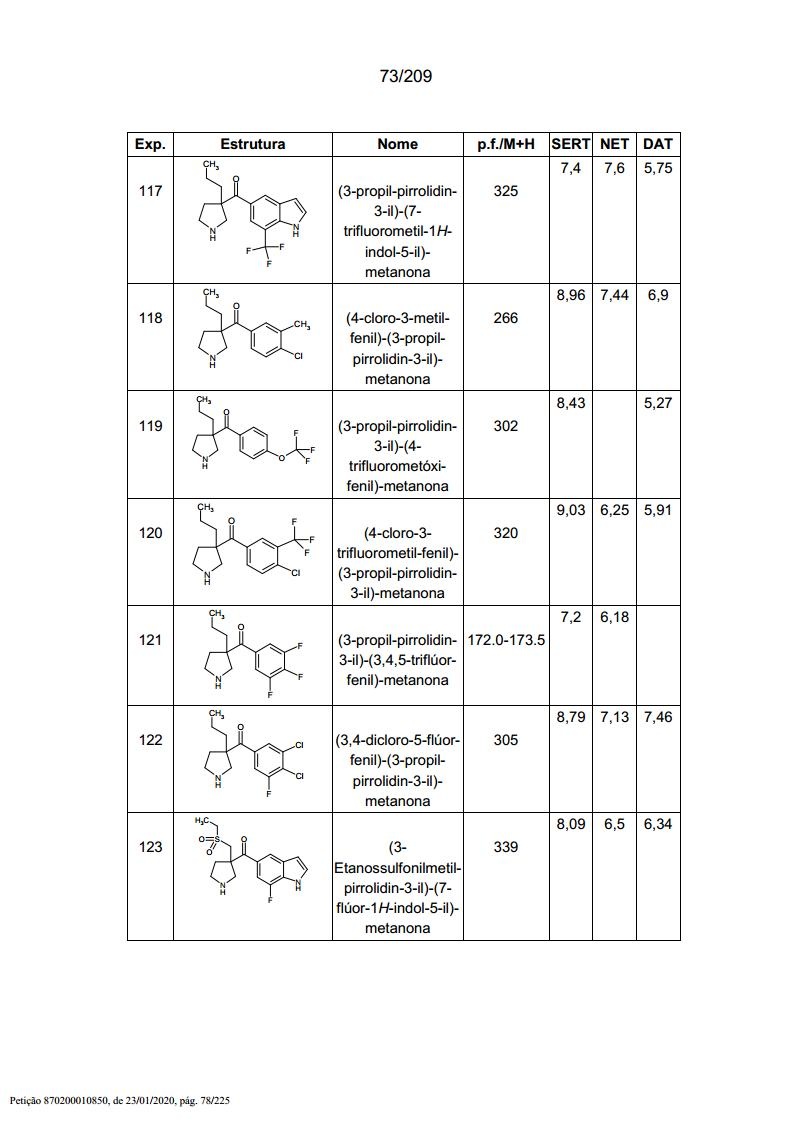
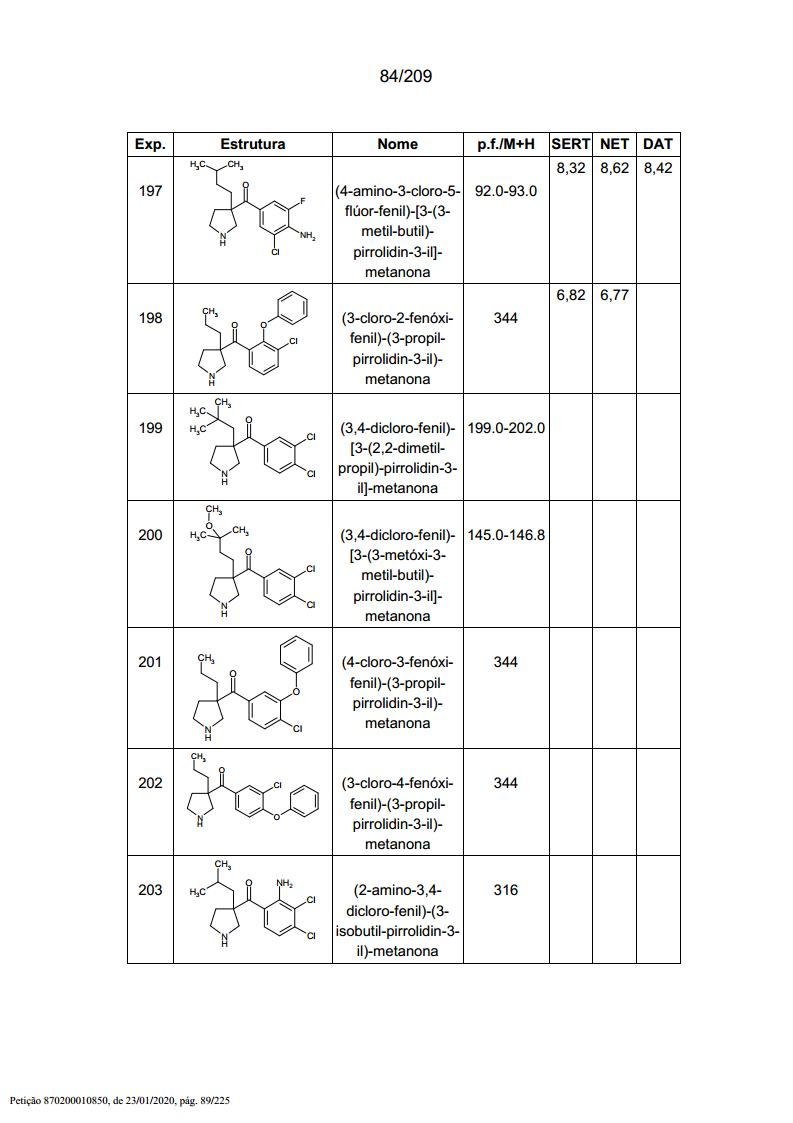
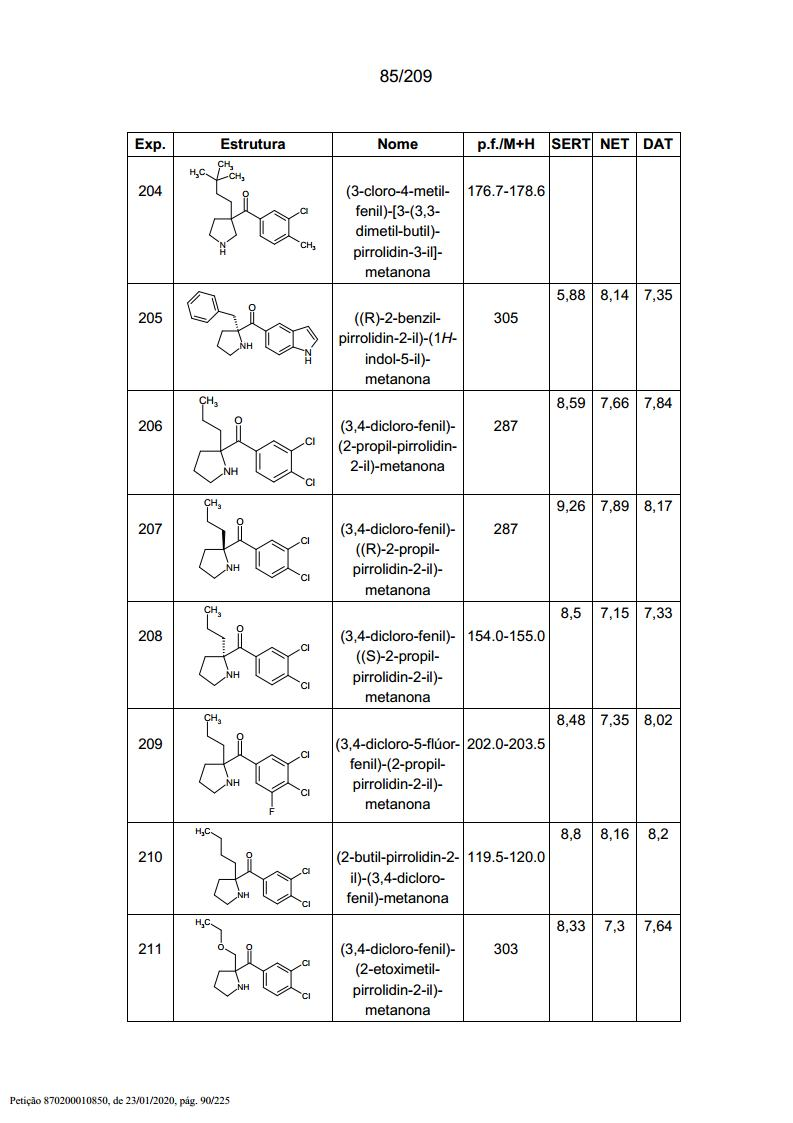
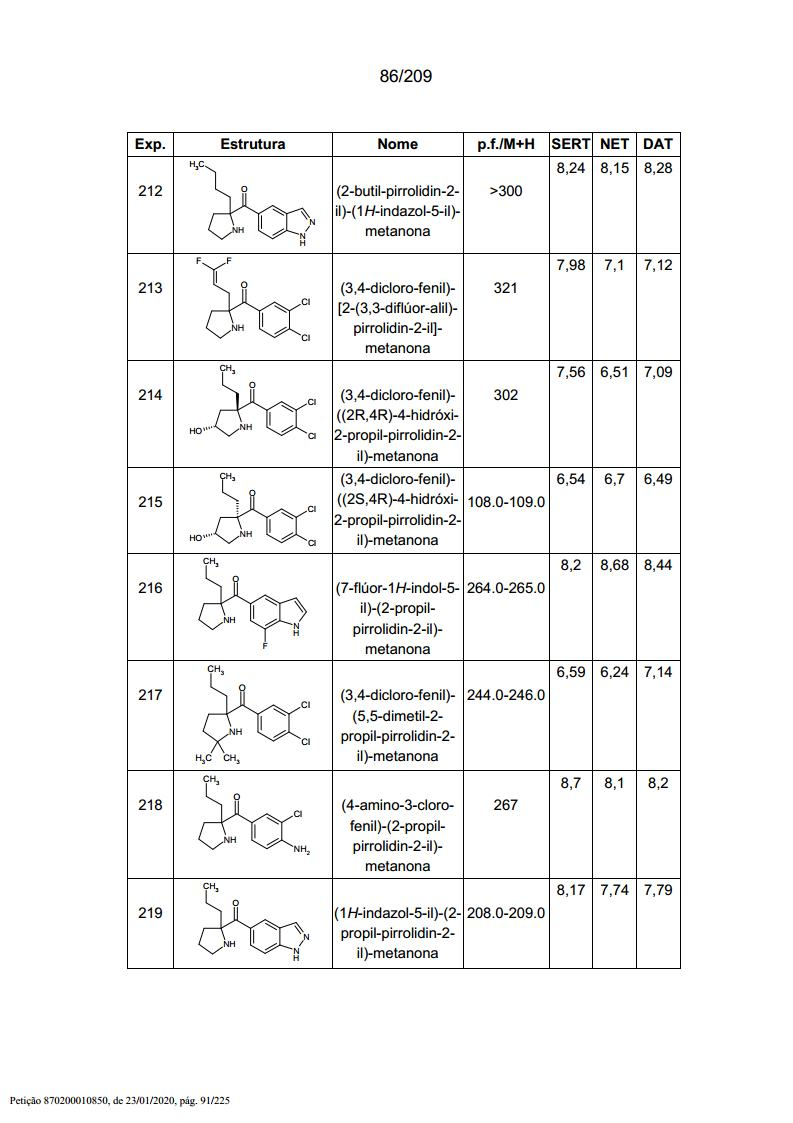
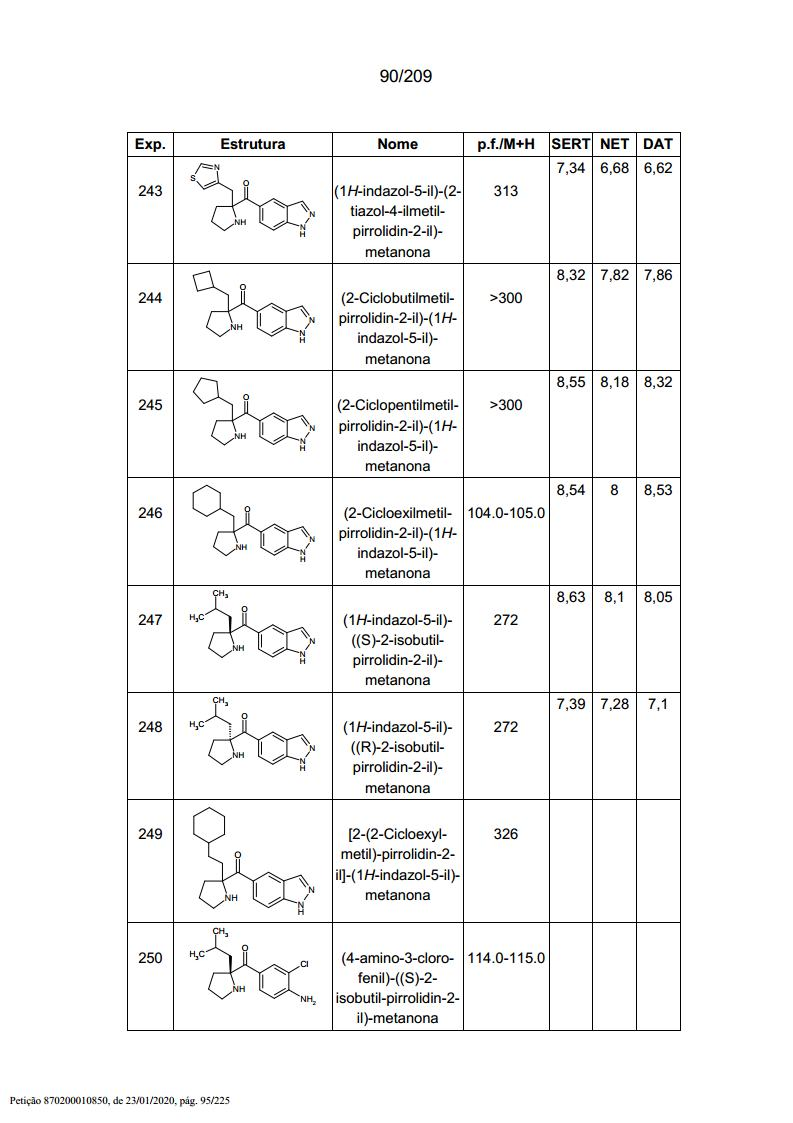
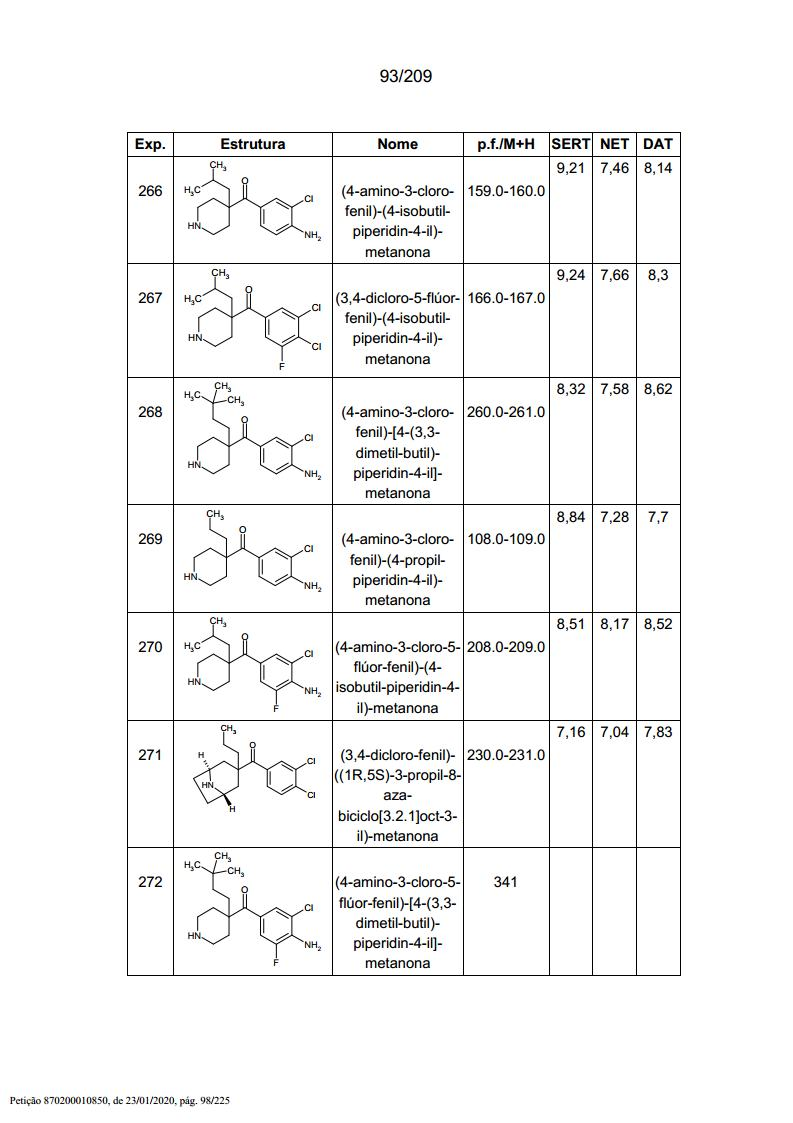
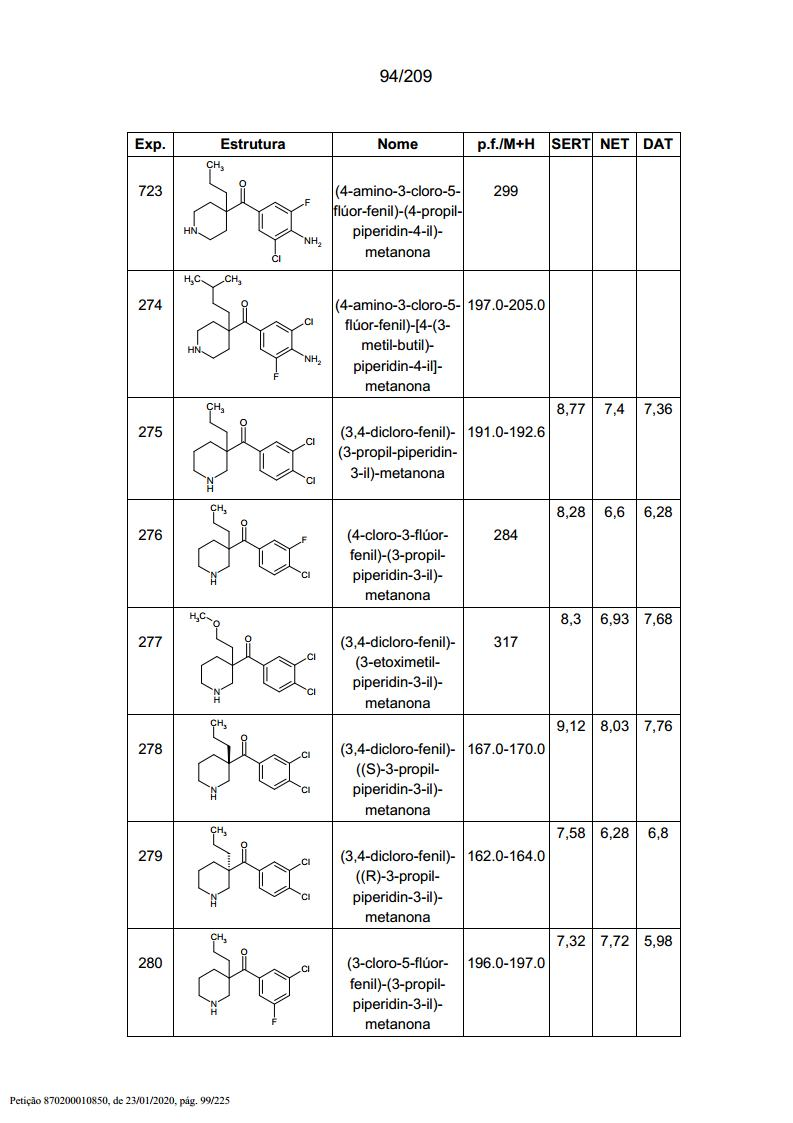
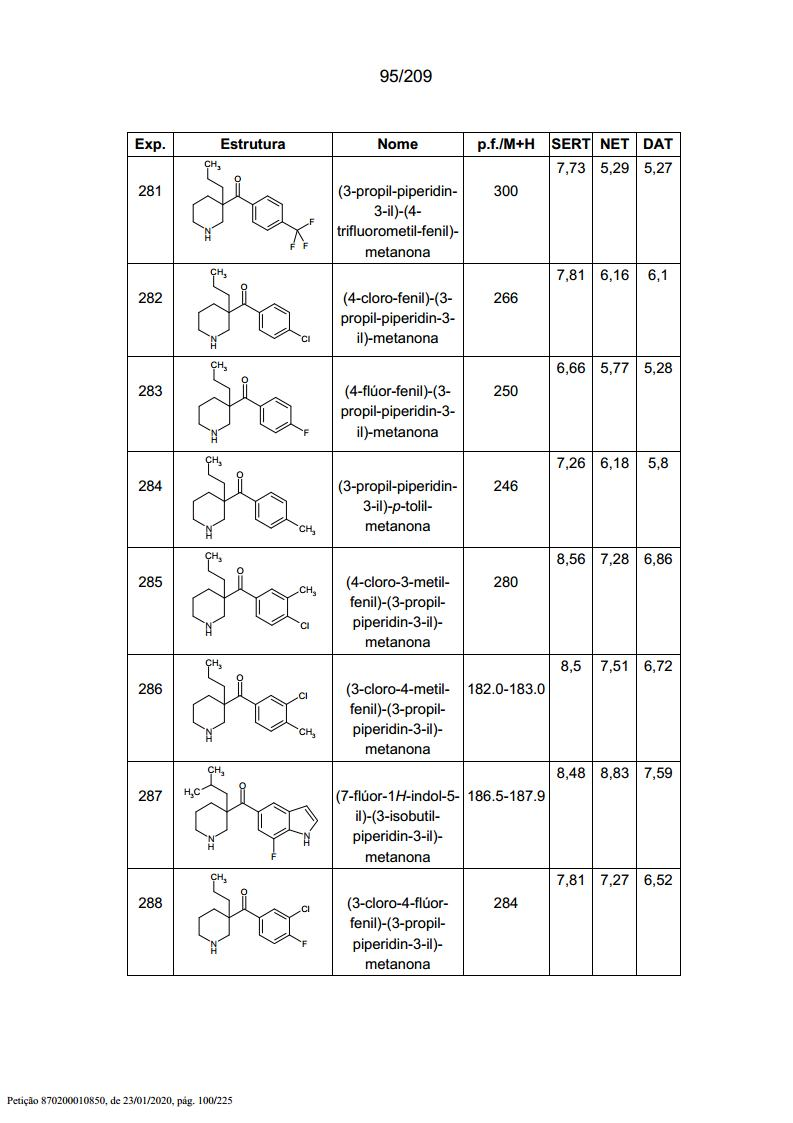
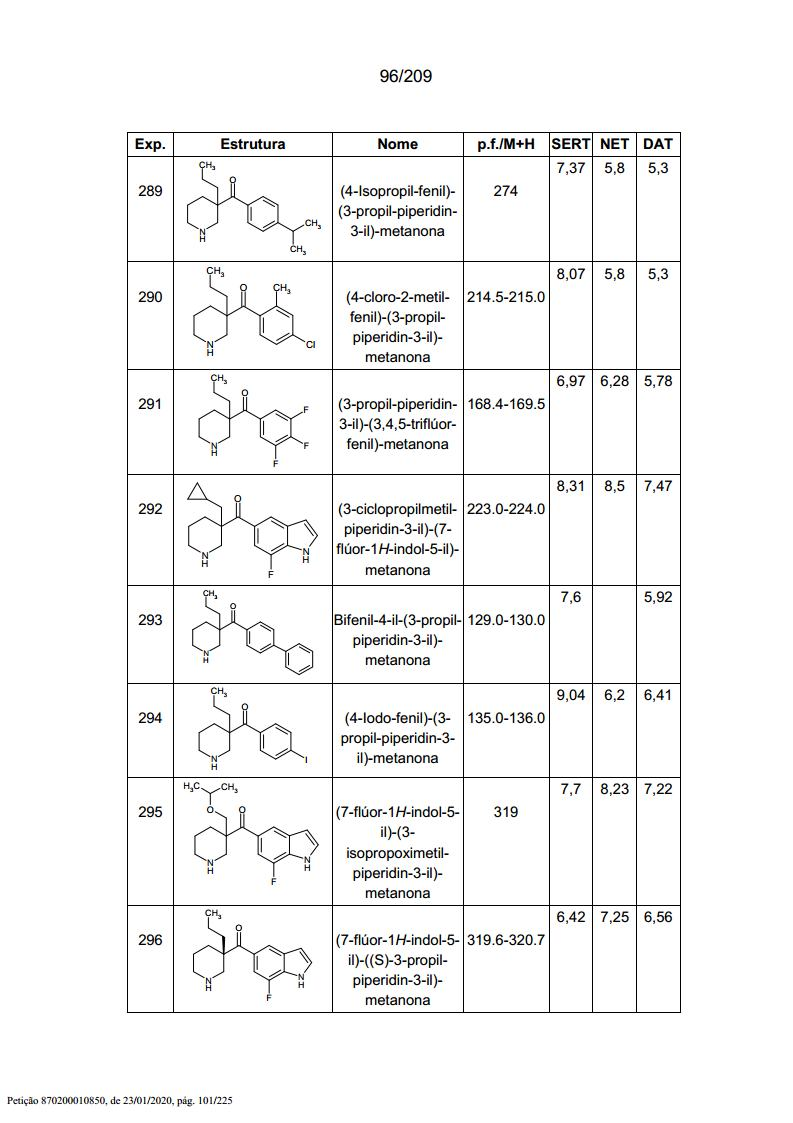
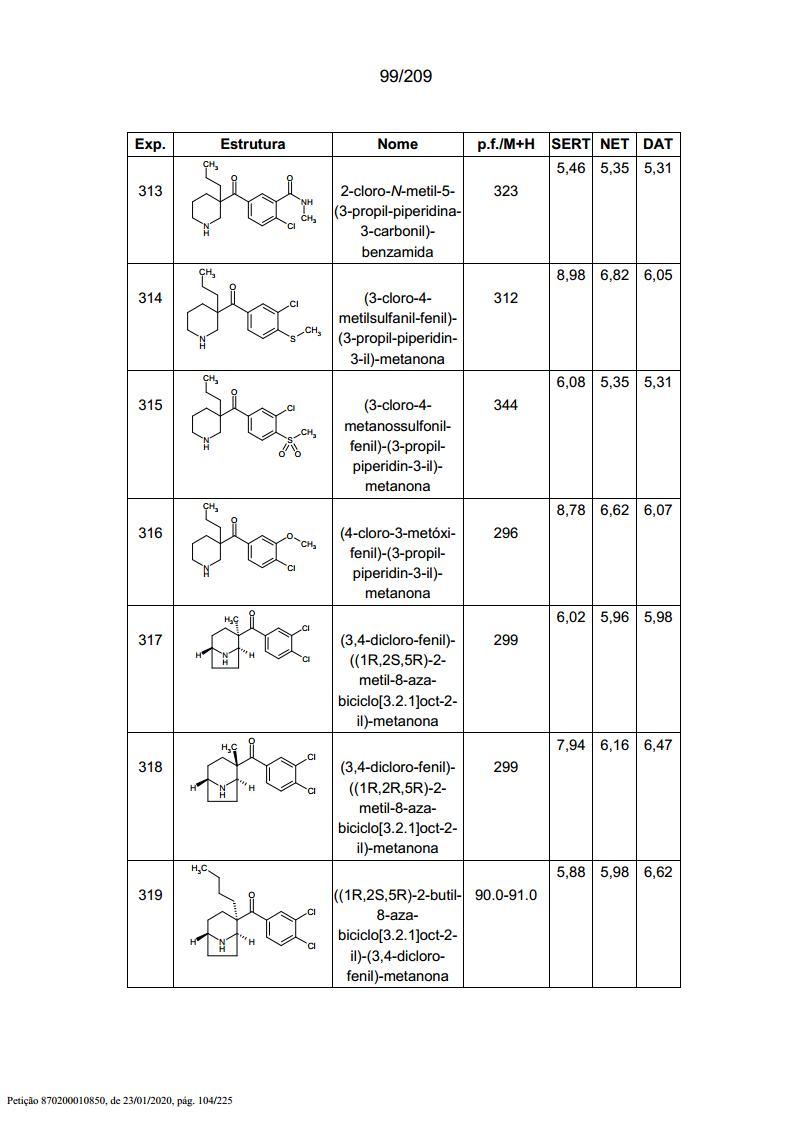
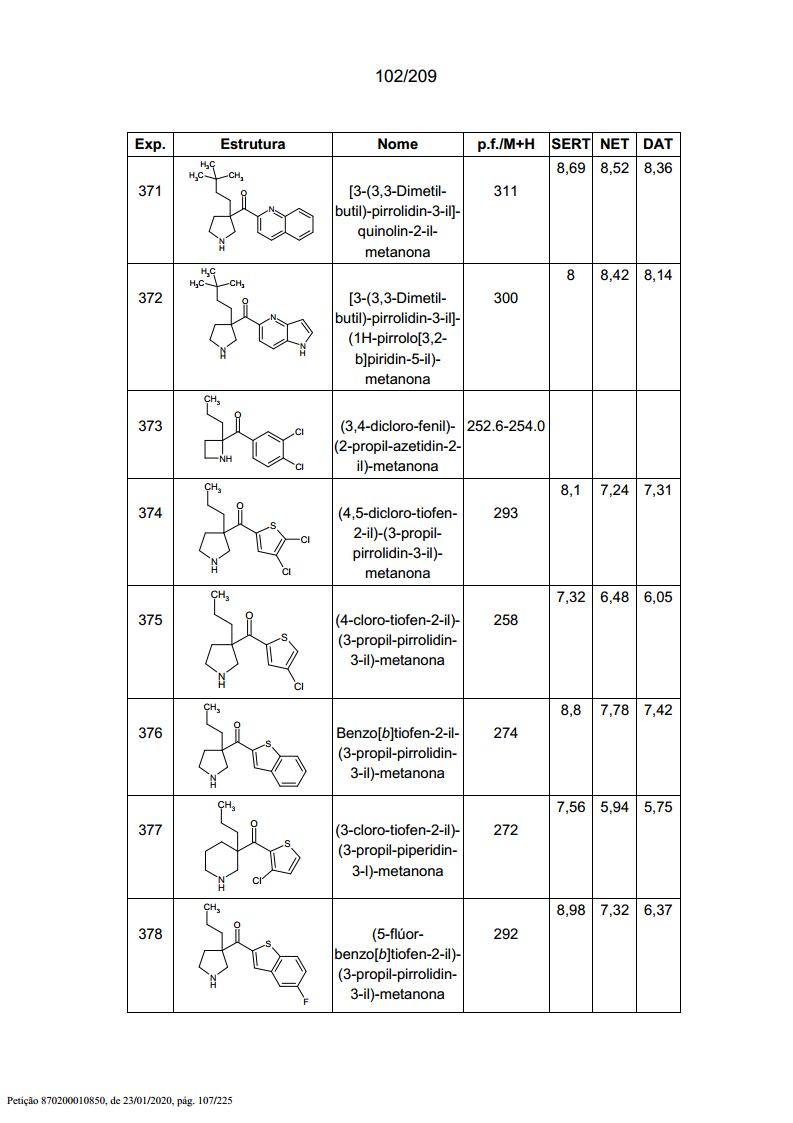
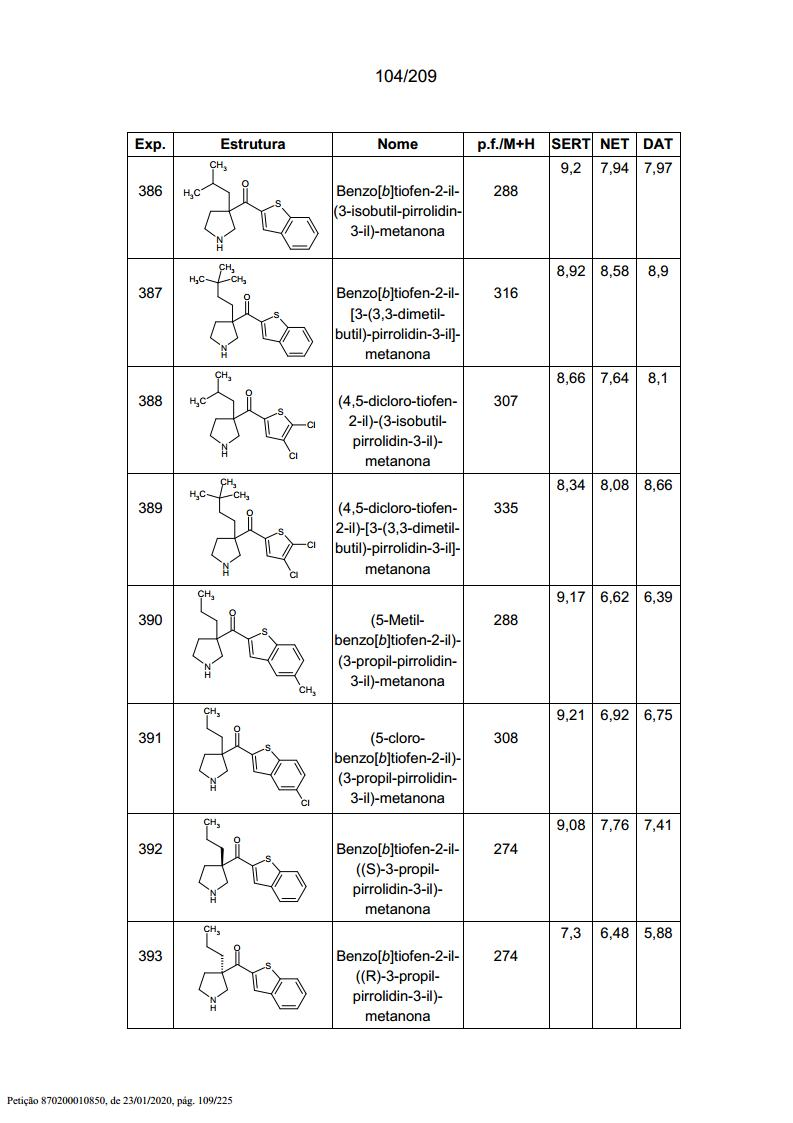
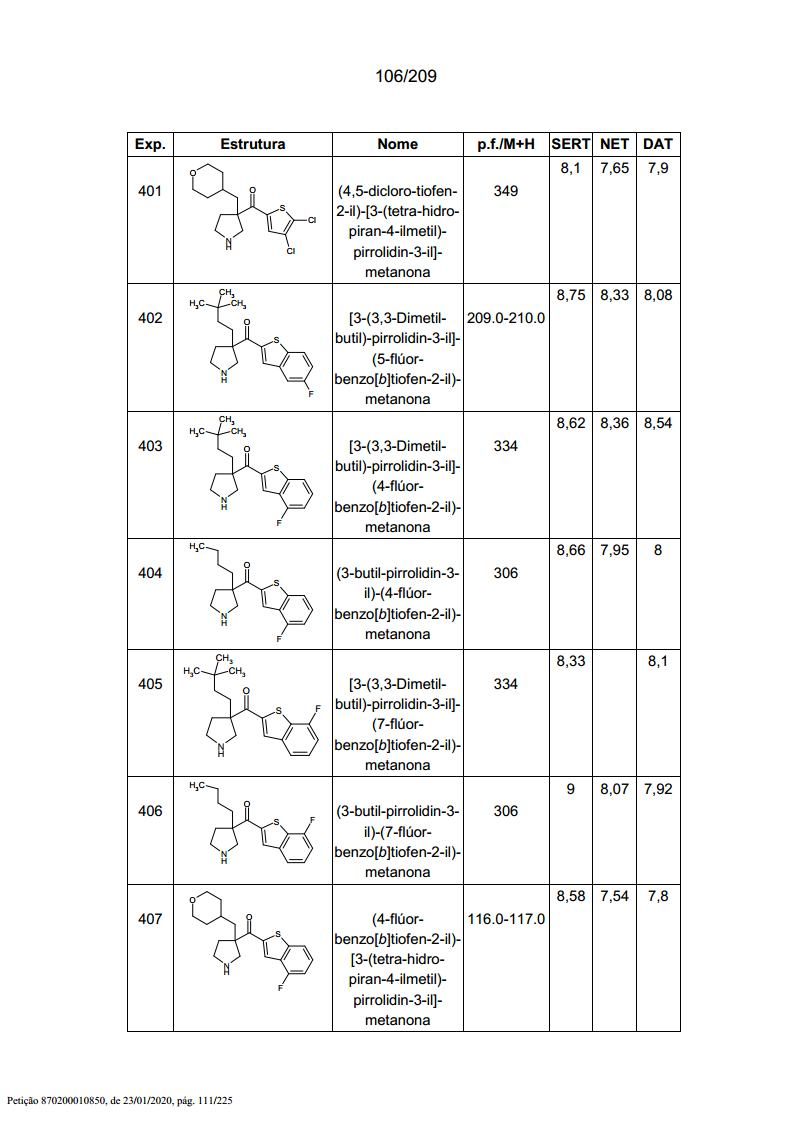
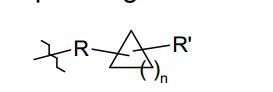[001] A presente invenção refere-se aos compostos de heteroaril pirrolidinil e piperidinil acetona de fórmula I
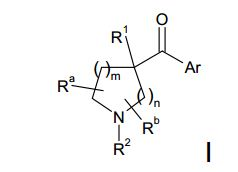
ou um sal farmaceuticamente aceitável dos mesmos, em que: m é de 0 a 3; n é de 0 a 2; Ar é: indolila opcionalmente substituída; indazolila opcionalmente substituída; azaindolila opcionalmente substituída; azaindazolila opcionalmente substituída; 2,3-di-hidro-indolila opcionalmente substituída; 1,3-di-hidro-indol-2-ona-ila opcionalmente substituída; benzotiofenila opcionalmente substituída; benzimidazolila opcionalmente substituída; benzoxazolila opcionalmente substituída; benzisoxazolila opcionalmente substituída; benzotiazolila opcionalmente substituída; benzisotiazolila opcionalmente substituída; quinolinila opcionalmente substituída; 1,2,3,4-tetra-hidroquinolinila opcionalmente substituída; quinolin-2-ona-ila opcionalmente substituída; isoquinolinila opcionalmente substituída; naftalenila opcionalmente substituída; piridinila opcionalmente substituída; tiofenila opcionalmente substituída; pirrolila opcionalmente substituída; ou fenila opcionalmente substituída; R1 é: C1-6alquila; C2-6alquenila; C2-6alquinila; hetero-C1-6alquila; halo-C1-6alquila; halo-C2-6alquenila; C3-7cicloalquila; C3-7cicloalquil-C1-6alquila; C1-6alquil-C3-6cicloalquil-C1-6alquila; C1-6alcóxi; C1-6alquilsulfonila; C1-6alquilsulfanila; arila opcionalmente substituída; heteroarila opcionalmente substituída; heterociclil-C1-6alquila; aril-C1-3alquila em que a porção de arila é opcionalmente substituída; heteroaril-C1-3alquila em que a porção de heteroarila é op-cionalmente substituída; arilóxi; aril-C1-6alcóxi; heteroarilóxi; ou heteroaril-C1-6alcóxi; R2 é: hidrogênio; ou C1-6alquila; e Ra e Rb ,independentemente um do outro, é: hidrogênio; C1-6alquila; C1-6alcóxi; halo; hidróxi; ou oxo; ou Ra e Rb juntos formam um C1-2alquileno; desde que quando m é 1, n é 2 e Ar é fenila opcionalmente substituída, então R1 não é metila ou etila.
[002] A invenção também provê composições farmacêuticas, métodos de usar, e métodos de preparar os compostos mencionados acima.
[003] Em particular, os compostos da presente invenção são úteis para o tratamento de doenças associadas com inibidores de reabsorção de monoamina.
[004] A deficiência de monoamina vem sendo há muito tempo ligada a distúrbios depressivos, ansiolíticos e outros (ver, por exemplo: Charney et al., J. Clin. Psychiatry (1998) 59, 1-14; Delgado et al., J. Clin. Psychiatry (2000) 67, 7-11; Resser et al., Depress. Anxiety (2000) 12 (Suppl 1) 2-19; and Hirschfeld et al., J. Clin. Psychiatry (2000) 61, 4-6. Em particular, serotonina (5-hidroxitriptamina) e norepinefrina são reconhecidas como neurotransmissoras moduladoras-chave que de- sempenham um papel importante na regulação do humor. Inibidores de reabsorção de serotonia seletiva (SSRIs) tais como fluoxetina, ser- tralina, paroxetina, fluvoxamina, citalopram e escitalopram têm provido tratamentos para distúrbios depressivos (Masand et al., Harv. Rev. Psychiatry (1999) 7, 69-84). Os inibidores de reabsorção de noradre- nalina ou norepinefrina tais como reboxetina, atomoxetina, desiprami- na e nortriptilina têm provido tratamentos eficazes para distúrbios de- pressivos, déficit de atenção e hiperatividade (Scates et al., Ann. Pharmacother. (2000) 34, 1302-1312; Tatsumi et al., Eur. J. Pharma- col. (1997) 340, 249-258).
[005] A intensificação da neurotransmissão de serotonina e nore- pinefrina é reconhecida como sendo sinergística na farmacoterapia de distúrbios depressivos e ansiolíticos, em comparação com a intensificação de neurotransmissão de serotonina ou norepinefrina sozinha (Thase et al., Br. J. Psychiatry (2001) 178, 234, 241; Tran et al., J. Clin. Psychopharmacology (2003) 23, 78-86). Inibidores de reabsorção dual de ambas, serotonina e norepinefrina, tais como duloxetina, milnaci- pran e venlafaxina são atualmente comercializados para o tratamento de distúrbios depressivos e anxiolítico (Mallinckrodt et al., J. Clin. Psychiatry (2003) 5(1) 19-28; Bymaster et al., Expert Opin. Investig. Drugs (2003) 12(4) 531-543). Inibidores de reabsorção dual de seroto- nina e norepinefrina também oferecem tratamentos em potencial para esquizofrenia e outras psicoses, discinesias, dependência de drogas, distúrbios cognitivos, mal de alzheimer, comportamento obsessivo- compulsivo, distúrbios de déficit de atenção, ataques de pânico, fobias sociais, distúrbios do comer tais como obesidade, anorexia, bulimia e compulsão alimentar periódica "binge-eating", estresse, hiperglicemia, hiperlipidemia, diabetes não-dependente de insulina, distúrbios de convulsões tais como epilepsia, e tratamento de condições associadas com dano neurológico resultante de ácidente vascular cerebral, trauma no cérebro, isquemia cerebral, lesão na cabeça e hemorragia. Inibido-res de reabsorção dual de serotonina e norepinefrina também oferecem tratamentos em potencial para distúrbios e estados de doença do trato urinário, e para dor e inflamação.
[006] Mais recentemente, inibidores de "reabsorção tripla" ("anti- depressivos de largo espectro") que inibem a reabsorção de norepine- frina, serotonina, e dopamina, têm sido reconhecidos como úteis para o tratamento de depressão e outras indicações de CNS (Beer et al., J. Clinical Pharmacology (2004) 44:1360-1367; Skolnick et al., Eur J Pharmacol. (2003) Feb 14;461(2-3):99-104.
[007] Os inibidores de reabsorção de monamina também têm uso no tratamento da dor. Verificou-se que a serotonina tem um papel no processamento da dor no sistema nervoso periférico e contribui para a sensibilização periférica e hiperalgesia em inflamação e lesão de nervo (Sommer et al., Molecular Neurobiology (2004) 30(2), 117-125. O inibi-dor de reabsorção de serotonina norepinefrina duloxetina tem mostrado eficácia no tratamento de dor em modelos de animais (Iyengar et al., J. Pharm. Exper. Therapeutics (2004), 311, 576-584).
[008] Existe, por conseguinte, uma necessidade de compostos que sejam eficazes como inibidores de reabsorção de serotonina, inibidores de reabsorção de norepinefrina, inibidores de reabsorção de dopamina, e/ou inibidores de reabsorção dual de serotonina, norepine- frina e/ou dopamina, ou inibidores de reabsorção tripla de norepinefri- na, serotonina, e dopamina, como também métodos de fazer e usar tais compostos no tratamento de distúrbios depressivos, ansiolíticos, genitourinários, dor e outros. A presente invenção atende essas necessidades.
[009] A menos que seja estabelecido de outra maneira, os termos a seguir usados neste Pedido, incluindo o relatório descritivo e as reivindicações, têm as definições dadas abaixo. Deve ser observado que, como usado no relatório descritivo e nas reivindicações em anexo, as formas no singular "um", "uma," e "o, a" incluem o plural referente, a menos que o contexto claramente indique de outra maneira.
[0010] "Agonista" refere-se a um composto que intensifica a atividade de outro composto ou sítio receptor.
[0011] "Alquila" significa uma porção de hidrocarboneto linear ou ramificada monovalente, consistindo somente em átomos de carbono e hidrogênio, que tem de um a doze átomos de carbono.
[0012] "Alquila inferior" refere-se a um grupo alquila de um a seis átomos de carbono, isto é C1-C6alquila. Exemplos de grupos alquila incluem, mas não estão limitados a, metila, etila, propila, isopropila, isobutila, sec-butila, terc-butila, pentila, n-hexila, octila, dodecila, e similares. "Alquila ramificada" significa isopropila, isobutila, terc-butila e similares.
[0013] "Alquileno" significa um radical de hidrocarboneto divalente saturado linear de um a seis átomos de carbono, ou um radical de hidro- carboneto divalente saturado ramificado de três a seis átomos de carbono, por exemplo, metileno, etileno, 2,2-dimetiletileno, propileno, 2- metilpropileno, butileno, pentileno, e similares.
[0014] "Alcóxi" significa uma porção da fórmula -OR, em que R é uma porção de alquila como definido no presente. Exemplos de porções de alcóxi incluem, mas não estão limitados a, metóxi, etóxi, iso- propóxi, terc-butóxi e similares.
[0015] "Alcoxialquila" significa uma porção da fórmula -R’-R", em que R’ é alquileno e R" é alcóxi como definido no presente. Grupos alcóxi exemplares incluem, a título de exemplo, 2-metoxietila, 3- metoxipropila, 1-metil-2-metoxietila, 1-(2-metoxietil)-3-metoxipropila, e 1- (2-metoxietil)-3-metoxipropila.
[0016] "Alquilcarboila" significa uma porção da fórmula -C(O)-R, em que R’ é alquila como definido no presente.
[0017] "Alquilsulfonila" significa uma porção da fórmula -SO2-R’ em que R’ é alquila como definido no presente.
[0018] "Alquilsulfanila" significa uma porção da fórmula -S-R’ em que R’ é alquila como definido no presente.
[0019] "Alquilsulfonilalquila" significa uma porção da fórmula -Rb- SO2-Ra, em que Ra é alquila e Rb é alquileno como definido no presente. Grupos alquilsulfonila exemplares incluem, a título de exemplo, 3- metanossulfonilpropila, 2-metanossulfoniletila, 2- metanossulfonilpropila, e similares.
[0020] "Alquilsulfanilalquila" significa uma porção da fórmula -Rb- S-Ra, em que Ra é alquila e Rb é alquileno como definido no presente.
[0021] "Alquilsulfonilóxi" significa uma porção da fórmula Ra-SO2- O-, em que Ra é alquila como definido no presente.
[0022] "Amino" significa uma porção da fórmula -NRR' em que R e R’, independentemente um do outro, é hidrogênio ou alquila como definido no presente. "Amino" dessa maneira inclui "alquilamino (em que um de R e R’ é alquila e o outro é hidrogênio) e "dialquilamino (em que R e R’ são, ambos, alquila).
[0023] "Alquilcarbonilamino" significa um grupo da fórmula -NR- C(O)-R’ em que R é hidrogênio ou alquila e R’ é alquila como definido no presente.
[0024] "Antagonista" refere-se a um composto que diminui ou previne a ação de outro composto ou sítio receptor.
[0025] "Arila" significa uma porção de hidrocarboneto aromático cíclico monovalente consistindo em um anel aromático mono-, bi- ou tricíclico. O grupo arila pode ser opcionalmente substituído como definido no presente. Exemplos de porções de arila incluem, mas não estão limitadas a, fenila, naftila, fenantrila, fluorenila, indenila, azulenila, oxidifenila, bifenila, metilenodifenila, aminodifenila, difenilsulfidila, dife- nilsulfonila, difenilisopropilidenila, benzodioxanila, benzodioxilila, ben- zoxazinila, benzoxazinonila, benzopiperadinila, benzopiperazinila, ben- zopirrolidinila, benzomorfolinila, metilenodioxifenila, etilenodioxifenila opcionalmente substituídas, e similares. A arila preferida inclui opcionalmente fenila substituída e naftila opcionalmente substituída.
[0026] "Arilóxi" significa uma porção da fórmula -OR, em que R é uma porção de arila como definido no presente.
[0027] "Arilalquila" e "Aralquila", que podem ser usadas intercam- biavelmente, significam um radical-RaRb em que Ra é um grupo alqui- leno e Rb é um grupo arila como definido no presente; por exemplo, fenilalquilas tais como benzila, feniletila, 3-(3-clorofenil)-2-metilpentila, e similares são exemplos de arilalquila.
[0028] "Aralcóxi" significa uma porção da fórmula
, em que R é uma porção de aralquila como definido no presente.
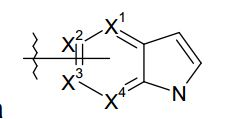
[0029] "Azaindolila" significa um grupo da fórmula X em que um ou dois de qualquer um de X1, X2, X3 e X4 é N (aza), e os outros são carbono. "Azaindois" podem ser opcionalmente substituídas, como definido no presente, por heteroarilas nas posições 1, 2 e 3, e em qualquer uma das posições 4- até sete que não são nitrogênio. "Azaindolila" dessa maneira inclui: "pirrolopirimidinas" da fórmula acima em que X2 e X4 são N; "pirrolopirimidinas" da fórmula acima em que X1 e X3 são N; "pirrolopirazinas" da fórmula acima em que X1 e X4 são N; "pirrolopiridinas" da fórmula acima em que X1 é N; "pirrolopiridi- nas" da fórmula acima em que X2 é N; "pirrolopiridinas" da fórmula acima em que X3 é N; e "pirrolopiridinas" da fórmula acima em que X4 é N. Uma azaindolila preferida é 7-azaindolila (X1, X2, X3 = C e X4 = N) ou pirrolo[2,3-b]piridinila. Outro azaindol preferido é 4-azaindolila ou pirrolo[3,2-b]piridinila.
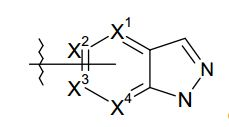
[0030] "Azaindazolila" significa um grupo da fórmula
em que um ou dois de qualquer um de X1, X2, X3 e X4 é N (aza), e os outros são carbono.
[0031] "Azaindazois" podem ser opcionalmente substituídos, como definido no presente por heteroarilas, nas posições 1, 2 e 3, e em qualquer uma das posições de 4- até sete que não são nitrogênio. "Azaindaolila" dessa maneira inclui: "pirazolopirimidinas" da fórmula acima em que X2 e X4 são N; "pirazolopirimidinas" da fórmula acima em que X1 e X3 são N; "pirazolopirazinas" da fórmula acima em que X1 e X4 são N; "pirazolopiridinas" da fórmula acima em que X1 é N; "pira- zolopiridinas" da fórmula acima em que X2 é N; "pirazolopiridinas" da fórmula acima em que X3 é N; e "pirazolopiridinas" da fórmula acima em que X4 é N.
[0032] "Cianoalquila" significa uma porção da fórmula -R’-R", em que R’ é alquileno como definido no presente e R" é ciano ou nitrila.
[0033] "Cicloalquila" significa uma porção carbocíclica saturada monovalente que consiste em anéis mono- ou bicíclicos. Cicloalquila pode ser opcionalmente substituída com um mais substituintes, em que cada substituinte é independentemente hidróxi, alquila, alcóxi, halo, haloalquila, amino, monoalquilamino, ou dialquilamino, a menos que de outra maneira especificamente indicado. Exemplos e porções de cicloalquila incluem, mas não estão limitados a, ciclopropila, ciclo- butila, ciclopentila, ciclo-hexila, ciclo-heptila, e similares, incluindo derivados dos mesmos parcialmente não saturados.
[0034] "Cicloalquilóxi" e "cicloalcóxi", que podem ser usados inter- cambiavelmente, significam um grupo da fórmula -OR em que R é ci- cloalquila como definido no presente. Cicloalquilóxi exemplar inclui ci- clopropilóxi, ciclobutilóxi, ciclopentilóxi, ciclo-hexilóxi e similares.
[0035] "Cicloalquilalquila" significa uma porção da fórmula -R’-R", em que R’ é alquileno e R" é cicloalquila como definido no presente.
[0036] "Alquilcicloalquilalquila" significa uma porção da fórmula
em que n é de 1 a 4, R é alquileno e R’ é alquila como definido no presente. Uma alquilcicloalquilalquila exemplar é 2-(1-metil-ciclopropil)- etila. Alquilcicloalquilalquila exemplar inclui 2-(1-metil-ciclopropil)-etila e 3-(1-metil-ciclopropilmetila.
[0037] "Cicloalquilalquilóxi" e "cicloalquilalcóxi", que podem ser usados intercambiavelmente, significam um grupo da fórmula -OR em que R é cicloalquilalquila como definido no presente. cicloalquilóxi exemplar inclui ciclopropilmetóxi, ciclobutilmetóxi, ciclopentilmetóxi, cicloexilmetóxi e similares.
[0038] "Heteroalquila" significa um radical de alquila como definido no presente, incluindo uma C4-C7-alquila ramificada, em que um, dois ou três átomos de hidrogênio foram substituídos com um substituinte independentemente selecionado do grupo que consiste em -ORa, -NRbRc, e -S(O)nRd (em que n é um número inteiro de 0 a 2), com a compreensão de que o ponto de ligação do radical de heteroalquila é através de um átomo de carbono, em que Ra é hidrogênio, acila, alquila, cicloalquila, ou cicloalquilalquila; Rb e Rc são independentemente um do outro hidrogênio, acila, alquila, cicloalquila, ou cicloalquilalquila; e quando n é 0, Rd é hidrogênio, alquila, cicloalquila, ou cicloalquilal- quila, e quando n é 1 ou 2, Rd é alquila, cicloalquila, cicloalquilalquila, amino, acilamino, monoalquilamino, ou dialquilamino. Exemplos representativos incluem, mas não estão limitados a, 2-hidroxietila, 3- hidroxipropila, 2-hidróxi-1-hidroximetiletila, 2,3-di-hidroxipropila, 1- hidroximetiletila, 3-hidroxibutila, 2,3-di-hidroxibutila, 2-hidróxi-1- metilpropila, 2-aminoetila, 3-aminopropila, 2-metilsulfoniletila, aminos- sulfonilmetila, aminossulfoniletila, aminossulfonilpropila, metilaminos- sulfonilmetila, metilaminossulfoniletila, metilaminossulfonilpropila, e similares.
[0039] "Heteroarila" significa um radical monocíclico, bicíclico ou tricíclico de 5 a 12 átomos de anel tendo pelo menos um anel aromático contendo um, dois ou três heteroátomos de anel selecionados de N, O, ou S, os átomos de anel remanescentes sendo C, com a compreensão de que o ponto de ligação do radical de heteroarila será em um anel aromático. O anel de heteroarila pode ser opcionalmente substituído como definido no presente. Exemplos de porções de heteroarila incluem, mas não estão limitados a, imidazolila, oxazolila, isoxazolila, tiazolila, isotiazolila, oxadiazolila, tiadiazolila, pirazinila, piridazinila, tio- fenila, furanila, piranila, piridinila, pirrolila, pirazolila, pirimidila, quinolini- la, isoquinolinila, quinazolinila, benzofuranila, benzotiofenila, benzoti- opiranila, benzimidazolila, benzoxazolila, benzooxadiazolia, benzoti- azolila, benzotiadiazolila, benzopiranila, indolila, isoindolila, indazolila, triazolila, triazinila, quinoxalinila, puranila, quinazolinila, quinolizinila, naftiridinila, pteridinila, carbazolila, azepinila, diazepinila, acridinila opcionalmente substituída, e similares.
[0040] "Heteroarilalquila" e "heteroaralquila", que podem ser usadas intercambiavelmente, significam um radical -RaRb em que Ra é um grupo alquileno e Rb é um grupo heteroarila como definido no presente
[0041] Os termos "halo" e "halogênio", que podem ser usados in- tercambiavelmente, referem-se a um substituinte flúor, cloro, bromo, ou iodo.
[0042] "Haloalquila" significa alquila como definido no presente em que um ou mais hidrogênios foram substituídos com o mesmo ou diferente halogênio. Haloalquilas exemplares incluem -CH2CI, -CH2CF3, - CH2CCI3, perfluoroalquila (por exemplo, -CF3), e similares.
[0043] "Haloalcóxi" significa uma porção da fórmula -OR, em que R é uma porção de haloalquila como definido no presente. Exemplos de porções de haloalcóxi incluem, mas não estão limitados a, trifluo- rometóxi, difluorometóxi, 2,2,2-trifluoroetóxi, e similares.
[0044] "Hidroxialquila" refere-se a um subgrupo de heteroalquila e refere-se em particular a uma porção de alquila como definido no presente, que é substituída com um ou mais, preferivelmente um, dois ou três grupos hidróxi, desde que o mesmo átomo de carbono não carregue mais do que um grupo hidróxi. Exemplos representativos incluem, mas não estão limitados a, hidroximetila, 2-hidroxietila, 2-hidroxipropila, 3-hidroxipropila, 1-(hidroximetil)-2-metilpropila, 2-hidroxibutila, 3-hidroxibutila, 4-hidroxibutila, 2,3-di-hidroxipropila, 2- hidróxi-1-hidroximetiletila, 2,3-di-hidroxibutila, 3,4-di-hidroxibutila e 2-(hidroximetil)-3-hidroxipropila.
[0045] "Heterocicloamino" significa um anel saturado em que pelo menos um átomo de anel é N,NH ou N-alquila e os átomos de anel restantes formam um grupo alquileno.
[0046] "Heterociclila" significa uma porção saturada monovalente, consistindo em um a três anéis, incorporando um dois ou três ou quatro heteroátomos (escolhidos de nitrogênio, oxigênio ou enxofre). O anel de heterociclila pode ser opcionalmente substituído como definido no presente. Exemplos de porções de heterociclila incluem, mas não estão limitados a, piperidinila, piperazinila, homopiperazinila, azepani- la, pirrolidinila, pirazolidinila, imidazolinila, imidazolidinila, oxazolidinila, isoxazolidinila, morfolinila, tiazolidinila, isotiazolidinila, tiadiazolilidinila, benzotiazolidinila, benzoazolilidinila, di-hidrofuranila, tetra-hidrofurila, di-hidropiranila, tetra-hidropiranila, tiamorfolinila, tiamorfolinilsulfóxido, tiamorfolinilsulfona, di-hidroquinolinila, di-hidrisoquinolinila, tetra- hidroquinolinila, tetra-hidrisoquinolinila opcionalmente substituídas, e similares. Heterociclilas preferidas incluem tetra-hidropiranila, tetra- hidrofuranila, pipiridinila, piperazinila e pirrolidinila.
[0047] "Opcionalmente substituída", quando usado em associação com "arila", fenila", "heteroarila" (incluindo indolilas tais como indol-1- ila, indol-2-ila e indol-3-ila, 2,3-di-hidroindolila tais como 2,3-di- hidroindol-1-ila, 2,3-di-hidroindol-2-ila e 2,3-di-hidroindol-3-ila, indazoli- la tais como indazol-1-ila, indazol-2-ila e indazol-3-ila, benzimidazolila tais como benzimidazol-1-ila e benzimidazol-2-ila, benzotiofenila tais como benzotiofen-2-ila e benzotiofen-3-ila, benzoxazol-2-ila, benzoti- azol-2-ila, tienila, furanila, piridinila, pirimidinila, piridazinila, pirazinila, oxazolila, tiazolila, isoxazolila, isotiazolila, imidazolila, pirazolila e qui- nolinila) " ou "heterociclila", significa uma arila, fenila, heteroarila ou heterociclila que é opcionalmente substituída independentemente com um a quatro substituintes, preferivelmente um ou dois substituintes selecionados de alquila, cicloalquila, alcóxi, halo, haloalquila, haloalcóxi, ciano, nitro, heteroalquila, amino, alquilamino, monoalquilamino, dial- quilamino, hidroxialquila, alcóxialquila, benzilóxi, cicloalquilalquila, ci- cloalcóxi, cicloalquilalcóxi, Alquilsulfonilóxi, tiofenila opcionalmente substituída, pirazolila opcionalmente substituída, piridinila opcionalmente substituída, morfolinocarbonila-(CH2)q-S(O)rRf; -(CH2)q-NRgRh; -(CH2)q-C(=O)-NRgRh; -(CH2)q-C(=O)-C(=O)-NRgRh; -(CH2)q-SO2- NRgRh; -(CH2)q-N(Rf)-C(=O)-Ri; -(CH2)q-C (=O)-Ri; ou -(CH2)q-N(Rf)- SO2-Rg; em que q é 0 ou 1, r é de 0 a 2, Rf, Rg, e Rh cada um independentemente é hidrogênio ou alquila, e cada Ri é independentemente hidrogênio, alquila, hidróxi, ou alcóxi. Certos substituintes opcionais preferidos para "arila", fenila", "heteroarila" "cicloalquila" ou "heteroci- clila" incluem alquila, halo, haloalquila, alcóxi, ciano, amino e alquilsul- fonila. Substituintes mais preferidos são metila, flúor, cloro, trifluorome- tila, metóxi, amino e metanossulfonila.
[0048] "Grupo de partida" significa o grupo com o significado con-vencionalmente associado a ele na química orgânica sintética, isto é, um átomo ou grupo deslocável sob condições de reação de substituição. Exemplos de grupos de partida incluem, mas não estão limitados a, halogênio, alcano- ou arilenossulfonilóxi, tais como metanossulfoni- lóxi, etanossulfonilóxi, tiometila, benzenossulfonilóxi, tosilóxi, e tieniló- xi, di-halofosfinoilóxi, benzilóxi, isopropilóxi, acilóxi opcionalmente substituídos, e similares.
[0049] "Modulador" significa uma molécula que interage com um alvo. As interações incluem, mas não estão limitadas a, agonista, antagonista, e similares, como definido no presente.
[0050] "Opcional" ou "opcionalmente" significa que o evento ou circunstância subsequentemente descrita pode mas não necessita ocorrer, e que a descrição inclui ocasiões em que o evento ou circunstância ocorre e ocasiões em que ela não ocorre.
[0051] "Doença" e "estado de doença" significa qualquer doença, condição, sintoma, distúrbio ou indicação.
[0052] "Solvente orgânico inerte" ou "solvente inerte" significa que o solvente é inerte sob as condições da reação que está sendo descrita em conjunto com ele, incluindo por exemplo, benzeno, tolueno, ace- tonitrila, tetra-hidrofurano, N,N-dimetilformamida, clorofórmio, cloreto de metileno ou diclorometano, dicloroetano, dietil éter, acetato de etila, acetona, metil etil cetona, metanol, etanol, propanol, isopropanol, terc- butanol, dioxano, piridina, e similares. A menos que seja especificado ao contrário, os solventes usados nas reações da presente invenção são solventes inertes.
[0053] "Farmaceuticamente aceitável" significa que é útil para preparar uma composição farmacêutica que é geralmente segura, não- tóxica, e não é nem biologicamente ou de outra maneira indesejável e inclui aquilo que é aceitável para uso veterinário como também para uso farmacêutico para ser humano.
[0054] "Sais farmaceuticamente aceitáveis" de um composto significa sais que são farmaceuticamente aceitáveis, como definido no presente, e que possuem a atividade farmacológica desejada do composto de origem. Tais sais incluem: sais de adição de ácido formados com ácidos inorgânicos tais como ácido clorídrico, ácido bromídrico, ácido sulfúrico, ácido nítrico, ácido fosfórico, e similares; ou formados com ácidos orgânicos tais como ácido acético, ácido benzenossulfônico, ácido benzóico, ácido canforsulfônico, ácido cítrico, ácido etanossulfônico, ácido fumárico, ácido gluco-heptônico, ácido glucônico, ácido glutâmico, ácido glicóli- co, ácido hidroxinaftóico, ácido 2-hidroxietanossulfônico, ácido láctico, ácido maleico, ácido málico, ácido malônico, ácido mandélico, ácido metanossulfônico, ácido mucônico, ácido 2-naftalenossulfônico, ácido propiônico, ácido salicílico, ácido succínico, ácido tartárico, ácido p- toluenossulfônico, ácido trimetilacético e similares; ou sais formados quando um próton acídico está presente no composto de origem ou é substituído por um íon de metal, por exemplo, um íon de metal de álcali, íon alcalino-terroso, ou um íon de alumínio; ou se coordena com uma base orgânica ou inorgânica. Bases orgânicas aceitáveis incluem dietanolamina, etanolamina, N-metilglucamina, trietanolamina, trome- tamina, e similares. Bases inorgânicas aceitáveis incluem hidróxido de alumínio, hidróxido de cálcio, hidróxido de potássio, hidróxido de sódio e carbonato de sódio.
[0055] Os sais farmaceuticamente aceitáveis preferidos são os sais formados a partir de ácido acético, ácido clorídrico, ácido sulfúri- co, ácido metanossulfônico, ácido maleico, ácido fosfórico, ácido tartá- rico, ácido cítrico, sódio, potássio, cálcio, zinco e magnésio.
[0056] Deverá ficar entendido que todas as referências aos sais farmaceuticamente aceitáveis incluem formas de adição de solvente (solvatos) ou formas de cristal (polimorfos) como definido no presente, do mesmo sal de adição de ácido.
[0057] "Grupo protetor" ou "grupo de proteção" significa o grupo que seletivamene bloqueia um sítio reativo em um composto multifuncional, de tal forma como uma reação química pode ser realizada seletivamente em outro sítio reativo não protegido no significado convencionalmente associado a ela na química sintética. Certos processos desta invenção contam com os grupos protetores para bloquearem átomos de nitrogênio e/ou oxigênio reativos presentes nos reatores. For exemplo, os termos "grupo de proteção de amino" e "grupo de proteção de nitrogênio" são usados intercambiavelmente no presente e re- ferem-se àqueles grupos orgânicos destinados a proteger o átomo de nitrogênio contra reações indesejáveis durante procedimentos sintéticos. Grupos de proteção de nitrogênio exemplares incluem, mas não estão limitados a, trifluoroacetila, acetamido, benzila (Bn), benziloxicarbonila (carbobenzilóxi, CBZ), p-metoxibenziloxicarbonila, p- nitrobenziloxicarbonila, terc-butóxicarbonila (BOC), e similares. As pessoas versados saberão como escolher um grupo para facilitar a remoção e para a capacidade de suportar as reações a seguir.
[0058] "Solvatos" significa formas de adição de solvente que contêm quantidades estequiométricas ou não-estequiométricas de solvente. Alguns compostos têm uma tendência para reter uma proporção molar fixa de moléculas de solvente em um estado sólido cristalino, dessa maneira formando um solvato. Se o solvente é água o solvato formado é um hidrato, quando o solvente é álcool, o solvato formado é um alcoolato. Hidratos são formados pela combinação de uma ou mais moléculas de água com uma das substâncias em que a água retém seu estado molecular como H2O, tal combinação sendo capaz de formar um ou mais hidratos.
[0059] "Sujeito" quer dizer mamíferos e não-mamíferos. Mamíferos quer dizer qualquer membro da classe mamífera incluindo, mas não limitado a, seres humanos; primatas não-humanos tais como chimpan- zes e outras espécies de símios e macacos; animais de fazenda tais como gado, cavalos, ovelha, cabras, e porcos; animais domésticos tais como coelhos, cães e gatos; animais de laboratório incluindo roedores, tais como ratos, camundongos, e porcos de guiné; e similares. Exemplos de não-mamíferos incluem, mas não estão limitados a, pássaros e similares. O termo "sujeito" não denota uma idade ou sexo particular.
[0060] "Estados de doença" associados com neurotransmissão de serotonina, norepinefrina e/ou dopamina incluem distúrbios depressivos e ansiolíticos, como também esquizofrenia e outras psicoses, dis- cinesias, dependência de drogas, distúrbios cognitivos, mal de alzheimer, distúrbios de déficit de atenção tais como ADHD, comportamento compulsivo-obsessivo, ataques de pânico, fobias sociais, distúrbios do comer tais como obesidade, anorexia, bulimia e compulsão alimentar periódica "binge-eating", estresse, hiperglicemia, hiperlipidemia, diabetes não-dependente de insulina, distúrbios de convulsões tais como epilepsia, e tratamento de condições associadas com lesão neurológica resultante de acidente vascular cerebral, trauma cerebral, isquemia cerebral, lesão na cabeça, hemorragia, e distúrbios e estados de doença do trato urinário. "Estados de doença" associados com neuro- transmissão de serotonina, norepinefrina e/ou dopamina também in-cluem condições de inflamação em um sujeito. Os compostos da invenção serão úteis para tratar artrite, incluindo mas não limitado a artrite reumatoide, espondiloartropatias, artrite gotosa, osteoartrite, lúpus eritematoso sistêmico e artrite juvenil, osteoartrite, artrite gotosa e outras condições artríticas.
[0061] "Depressão" como usada no presente inclui, mas não está limitado a, depressão maior, depressão de longo prazo, distimia, estados mentais de humor depressivos caracterizados por sentimentos de tristeza, desespero, desencorajamento, "desânimo", melancolia, sentimentos de baixa autoestima, culpa e autoreprovação, retirada de contato interpessoal, e sintomas somáticos tais como distúrbios do comer e do sono.
[0062] "Ansiedade" como usada no presente inclui, mas não está limitada a, estados emocionais desagradáveis e indesejáveis associados com respostas psicofisiológicas para expectativas de perigo ou dano irreal, imaginado ou exagerado, e concomitantes físicos tais como frequência cardíaca aumentada, frequência de respiração alterada, suores, tremores, fraqueza e fadiga, sentimentos de perigo iminente, impotência, apreensão e tensão.
[0063] "Distúrbios do trato urinário" ou "uropatia" usados intercam- biavelmente com "sintomas do trato urinário" significa as mudanças patológicas no trato urinário. Exemplos de distúrbios do trato urinário incluem, mas não estão limitados a, incontinência de estresse, incontinência de urgência, hipertrofia prostática benigna (BPH), prostatite, hiperreflexia de detrusor, obstrução de saída, frequência urinária, nocturia, urgência urinária, bexiga superativa, hipersensibilidade pélvica, uretrite, prostatodinia, cistite, hipersensibilidade da bexiga idiopática, e similares.
[0064] "Estados de doença associados com o trato urinário" ou "estados de doença do trato urinário" ou "uropatia" usados intercambi- avelmente com "sintomas do trato urinário" significam as mudanças patológicas no trato urinário, ou disfunção do músculo liso da bexiga urinário ou sua inervação causando armazenamento ou privação urinária desordenada. Os sintomas do trato urinário incluem, mas não estão limitados a, bexiga superativa (também conhecida como hipera- tividade do detrusor), obstrução da saída, insuficiência da saída e hi- persensibilidade pélvica.
[0065] "Bexiga superativa" ou "hiperatividade do detrusor" inclui, mas não está limitado a, mudanças sintomáticas manifestadas como urgência, frequência, capacidade da bexiga alterada, incontinência, limiar da micção, contrações instáveis da bexiga, espasticidade esfin- téricas, hiperreflexia de detrusor (bexiga neurogênica), instabilidade de detrusor, e similares.
[0066] "Obstrução de saída" inclui, mas não está limitada a, hipertrofia prostática benigna (BPH), doença de estreitamento uretral, tumores, taxas de fluxo baixas, dificuldade para iniciar a urinar, urgência, dor suprapúbica, e similares.
[0067] "Insuficiência da saída" inclui, mas não está limitada a, hi- permobilidade uretral, deficiência esfintérica intrínseca, incontinência mista, incontinência por estresse, e similares.
[0068] "Hipersensibilidde pélvica" inclui, mas não está limitada a, dor pélvica, cistite intersticial (célula), prostatodinia, prostatite, vulvadi- nia, uretrite, orquidalgia, bexiga superativa, e similares.
[0069] "Dor" significa a sensação de desconforto mais ou menos localizada, angústia, ou agonia, resultante da estimulação de extremidades de nervos especializados. Existem muitos tipos de dor, incluindo, mas não limitado a, dores leves, dores imaginárias, dores devidas a tiros, dor aguda, dor inflamatória, dor neuropática, dor regional complexa, neuralgia, neuropatia, e similares (Dorland's Illustrated Medical Dictionary, 28th Edition, W. B. Saunders Company, Philadelphia, PA). O objetivo do tratamento da dor é reduzir o grau de gravidade da dor percebida através de um tratamento para o sujeito.
[0070] "Dor neuropática" significa a dor resultante de distúrbios funcionais e/ou mudanças patológicas como também lesões não inflamatórias no sistema nervoso periférico. Exemplos de dor neuropári- ca incluem, mas não estão limitados a, hiperalgesia térmica ou mecânica, alodinia térmica ou mecânica, dor diabética, dor aprisionada, e similares.
[0071] "Quantidade terapeuticamente eficaz" significa uma quantidade que, quando administrada para um sujeito para tratar um estado de doença, é suficiente para efetuar tal tratamento para o estado de doença. A "quantidade terapeuticamente eficaz" vai variar dependendo do composto, do estado da doença que está sendo tratada, da gravidade da doença tratada, e da idade e saúde relativa ao sujeito, a via e a forma de administração, o julgamento do médico atendente ou praticante veterinário e outros fatores.
[0072] Os termos "aquele definido acima" e "aquele definido no presente" quando se referem a uma variável incorporam por referência a definição ampla da variável como também as definições de preferido, mais preferido e o mais preferido, se houver alguma.
[0073] "Tratar" ou "tratamento" de um estado de doença inclui: (i) prevenir o estado de doença, isto é fazer com que os sintomas clínicos do estado da doença não se desenvolvam em um sujeito que pode estar exposto ou predisposto ao estado de doença, mas ainda não experimenta ou exibe os sintomas do estado da doença. (ii) inibir o estado de doença, isto é, interromper o desen-volvimento do estado de doença ou seus sintomas clínicos, ou (iii) aliviar o estado de doença , isto é, provocar a regressão temporária ou permanente do estado da doença ou seus sintomas clínicos.
[0074] Os termos "tratar", "contatar" e "reagir" quando referentes à reação química significam adicionar ou misturar dois ou mais reagentes sob condições apropriadas para produzir o produto indicado e/ou desejado. Deverá ser considerado que a reação que produz o produto indicado e/ou o desejado pode não necessariamente resultar diretamente da combinação de dois reagentes que foram inicialmente adicionados, isto é, deverá ser um ou mais intermediários que são produzidos na mistura e que sobretudo leve à formação do produto indicado e/ou o desejado.
[0075] Em geral, a nomenclatura usada neste Pedido é baseada em AUTONOM® v.4.0, um sistema computadorizado do Beilstein Institute para a geração de nomenclatura sistemática de IUPAC. As estruturas químicas mostradas no presente foram preparadas usando o ISIS® versão 2.2. Qualquer valência aberta que apareça no átomo de carbono, oxigênio, enxofre ou nitrogênio nas estruturas no presente indica a presença de um átomo de hidrogênio.
[0076] Sempre que um carbono quiral está presente em uma estrutura química, supõe-se que todos os estereoisômeros associados com aquele carbono quiral são abrangidos pela estrutura.
[0077] Todas as patentes e publicações identificadas no presente são incorporadas aqui a seguir por referência em sua inteireza.
[0078] Os compostos da invenção são compostos de fórmula I como descrito acima.
[0079] Em certas modalidades de fórmula I, Ar é: indolila opcionalmente substituída; indazolila opcionalmente substituída; 2,3-di-hidro-indolila opcionalmente substituída; 1,3-di-hidro-indol-2-on-ila opcionalmente substituída; benzotiofenila opcionalmente substituída; quinolinila opcionalmente substituída; 1,2,3,4-tetra-hidroquinolinila opcionalmente substituída; azaindolila opcionalmente substituída; naftalenila opcionalmente substituída; benzotiazolila opcionalmente substituída; benzisotiazolila opcionalmente substituída; tiofenila opcionalmente substituída; ou fenila opcionalmente substituída.
[0080] Em certas modalidades de fórmula I, Ar é: indolila opcionalmente substituída; ou indazolila opcionalmente substituída;
[0081] Em certas modalidades de fórmula I, Ar é: naftalenila opcionalmente substituída; ou fenila opcionalmente substituída.
[0082] Em certas modalidades de fórmula I, Ar é indolila opcionalmente substituída.
[0083] Em certas modalidades de fórmula I, Ar é indazolila opcionalmente substituída.
[0084] Em certas modalidades de fórmula I, Ar é azaindolila opcionalmente substituída.
[0085] Em certas modalidades de fórmula I, Ar é benzotiofenila opcionalmente substituída.
[0086] Em certas modalidades de fórmula I, Ar é benzimidazolila opcionalmente substituída.
[0087] Em certas modalidades de fórmula I, Ar é benzoxazolila opcionalmente substituída.
[0088] Em certas modalidades de fórmula I, Ar é benzotiazolil opcionalmente substituída.
[0089] Em certas modalidades de fórmula I, Ar é quinolila opcionalmente substituída.
[0090] Em certas modalidades de fórmula I, Ar é isoquinolinila opcionalmente substituída.
[0091] Em certas modalidades de fórmula I, Ar é naftalenila opcionalmente substituída.
[0092] Em certas modalidades de fórmula I, Ar é 2,3-di-hidro- indolila opcionalmente substituída.
[0093] Em certas modalidades de fórmula I, Ar é azaindazolila opcionalmente substituída.
[0094] Em certas modalidades de fórmula I, Ar é piridinila opcionalmente substituída.
[0095] Em certas modalidades de fórmula I, Ar é tiofenila opcionalmente substituída.
[0096] Em certas modalidades de fórmula I, Ar é pirrolila opcionalmente substituída.
[0097] Em certas modalidades de fórmula I, Ar é benzotiazolila opcionalmente substituída.
[0098] Em certas modalidades de fórmula I, Ar é benzisotiazolila opcionalmente substituída.
[0099] Em certas modalidades de fórmula I, Ar é fenila opcionalmente substituída.
[00100] Em certas modalidades de fórmula I, Ar é fenila substituída.
[00101] Em certas modalidades de fórmula I, Ar é fenila substituída duas ou três vezes.
[00102] Em certas modalidades de fórmula I, Ar é indol-2-ila, indol- 3-ila, indol-4-ila, indol-5-ila ou indol-6-ila, cada uma opcionalmente substituída.
[00103] Em certas modalidades de fórmula I, Ar é indol-2-ila, indol- 5-ila ou indol-6-ila, cada uma opcionalmente substituída.
[00104] Em certas modalidades de fórmula I, Ar é indol-5-ila opcionalmente substituída.
[00105] Em certas modalidades de fórmula I, Ar é indazol-5-ila opcionalmente substituída.
[00106] Em certas modalidades de fórmula I, Ar é benzotiofen-5-ila opcionalmente substituída.
[00107] Em certas modalidades de fórmula I, Ar é benzotiofen-2-ila opcionalmente substituída.
[00108] Em certas modalidades de fórmula I, Ar é benzotiofen-3-ila opcionalmente substituída.
[00109] Em certas modalidades de fórmula I, Ar é benzotiofen-5-ila opcionalmente substituída.
[00110] Em certas modalidades de fórmula I, Ar é benzotiofen-6-ila opcionalmente substituída.
[00111] Em certas modalidades de fórmula I, Ar é tien-2-ila opcionalmente substituída.
[00112] Em certas modalidades de fórmula I, Ar é tien-3-ila opcionalmente substituída.
[00113] Em certas modalidades de fórmula I, Ar é benzotiazol-2-ila opcionalmente substituída.
[00114] Em certas modalidades de fórmula I, Ar é benzisotiazol-3-ila opcionalmente substituída.
[00115] Em certas modalidades de fórmula I, Ar é naftalen-2-ila opcionalmente substituída.
[00116] Em certas modalidades de fórmula I, Ar é quinolin-6-ila opcionalmente substituída.
[00117] Em certas modalidades de fórmula I, Ar é quinolin-2-ila opcionalmente substituída.
[00118] Em certas modalidades de fórmula I, Ar é isoquinolin-6-ila opcionalmente substituída.
[00119] Em certas modalidades de fórmula I, Ar é 2,3-di-hidro-indol- 5-ila opcionalmente substituída.
[00120] Em certas modalidades de fórmula I, A é 1,3-di-hidro-indol- 2-on-5-ila opcionalmente substituída.
[00121] Em certas modalidades de fórmula I, Ar é benzimidazol-5- ila opcionalmente substituída.
[00122] Em certas modalidades de fórmula I, Ar é benzoxazol-5-ila opcionalmente substituída.
[00123] Em certas modalidades de fórmula I, Ar é benzotiazol-5-ila opcionalmente substituída.
[00124] Em certas modalidades de fórmula I, Ar é 1,2,3,4-tetra- hidroquinolin-6-ila opcionalmente substituída.
[00125] Em certas modalidades de fórmula I, Ar é quinolin-2-ona-6- ila opcionalmente substituída.
[00126] Em certas modalidades de fórmula I, Ar é piridin-2-ila opcionalmente substituída.
[00127] Em modalidades de fórmula I em que Ar é azaindolila opcionalmente substituída, tal azaindolila é preferielmente pirrolo[2,3- b]piridin-ila.
[00128] Em certas modalidades de fórmula I em que Ar é azaindolila opcionalmente substituída, tal azaindolila é preferivelmente pirro- lo[2,3-b]piridin-5-ila.
[00129] Em que Ar é qualquer um de indolila, indazolila, azaindolila, azaindazolila, 2,3-di-hidro-indolila, 1,3-di-hidro-indol-2-on-ila, benzotio- fenila, benzimidazolila, benzoxazolila, benzisoxazolila, benzotiazolila, benzisotiazolila, quinolinila, 1,2,3,4-tetra-hidroquinolinila, quinolin-2-on- ila, isoquinolinila, piridinila, tiofenila, pirrolila, naftalenila ou fenila que é opcionalmente substituída, tais substituintes opcionais podem compreender um, dois ou três grupos cada um independentemente selecionado de: halo; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila; ciano; nitro; amino; N-C1-6alquil-amino; N,N-di-C1-6alquilamino; ou -(CH2)r-Y-(CH2)s-Z-(CH2)t-Q-(CH2)u-Rc; em que: r, s, t e u cada um independentemente é 0 ou 1; Z é -C(O)- ou -SO2-; X e Y cada um independentemente é -O-, -NRd- ou uma li- gação; Rc é: hidrogênio; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila; ciano; amino; C1-6alquil-amino; ou N,N-di-C1-6alquilamino; e Rd é: hidrogênio; ou C1-6alquila.
[00130] Em que Ar é qualquer um de indolila, indazolila, azaindolila, azaindazolila, 2,3-di-hidro-indolila, 1,3-di-hidro-indol-2-on-ila, benzotio- fenila, benzimidazolila, benzoxazolila, benzisoxazolila, benzotiazolila, benzisotiazolila, quinolinila, 1,2,3,4-tetra-hidroquinolinila, quinolin-2- ona-ila, isoquinolinila, piridinila, tiofenila, pirrolila, naftalenila ou fenila que é opcionalmente substituída, tais substituintes opcionais podem compreender um, dois ou três grupos cada um independentemente selecionado de: halo; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila selecionado de: hidróxi-C1-6alquila; C1-6alquilsulfonil-C1-6alquila; e C1-6alcóxi-C1-6alquila; ciano; nitro; amino; N-C1-6alquil-amino; N,N-di-C1-6alquilamino; C1-6alquil-sulfonila; ou -C(O)Rc em que Rc é: C1-6alquila; amino; C1-6alquil-amino; ou N,N-di-C1-6alquilamino.
[00131] Em que Ar é qualquer um de indolila, indazolila, azaindolila, azaindazolila, 2,3-di-hidro-indolila, 1,3-di-hidro-indol-2-ona-ila, benzoti- ofenila, benzimidazolila, benzoxazolila, benzisoxazolila, benzotiazolila, benzisotiazolila, quinolinila, 1,2,3,4-tetra-hidroquinolinila, quinolin-2- ona-ila, isoquinolinila, piridinila, tiofenila, pirrolila, naftalenila ou fenila que é opcionalmente substituída, tais substituintes opcionais podem compreender um ou dois grupos cada um independentemente selecionado de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00132] Preferivelmente, onde Ar é qualquer um de indolila, in- dazolila, azaindolila, azaindazolila, 2,3-di-hidro-indolila, 1,3-di-hidro- indol-2-ona-ila, benzotiofenila, benzimidazolila, benzoxazolila, benziso- xazolila, benzotiazolila, benzisotiazolila, quinolinila, 1,2,3,4-tetra- hidroquinolinila, quinolin-2-ona-ila, isoquinolinila, piridinila, tiofenila, pirrolila, naftalenila ou fenila, que é opcionalmente substituída, tais substituintes opcionais podem compreender um ou dois grupos cada um independentemente selecionado de halo, amino, C1-6 alquila, e halo-C1-6alquila. Em algumas modalidades Ar é substituída uma ou duas vezes com halo, preferivelmente flúor.
[00133] Em certas modalidades de fórmula I, Ar é fenila substituída uma, duas ou três vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; fenilsulfonila; ou heteroarila opcionalmente substituída.
[00134] Em certas modalidades de fórmula I, Ar é fenila substituída duas ou três vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00135] Em certas modalidades de fórmula I, Ar é fenila substituída duas ou três vezes com halo.
[00136] Em certas modalidades de fórmula I, Ar é fenila substituída em 3- e 4- posições, e opcionalmente substituída nas posições 2- ou 5- , com grupos independentemente selecionados de: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída.
[00137] Em certas modalidades de fórmula I, Ar é fenila substituída nas posições 3- e 4- e opcionalmente substituída nas posições 2- ou 5-, com grupos independentemente selecionados de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00138] Em certas modalidades de fórmula I, Ar é fenila substituída nas posições 3- e 4- e opcionalmente substituída nas posições 2- ou 5-, com halo.
[00139] Em certas modalidades de fórmula I, Ar é fenila substituída nas posições 3- e 4- e opcionalmente substituída nas posições 2- ou 5-, com halo ou amino.
[00140] Em certas modalidades de fórmula I, Ar é piridinila substituída uma ou duas vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída.
[00141] Em certas modalidades de fórmula I, Ar é piridinila substituída uma ou duas vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00142] Em certas modalidades de fórmula I, Ar é tiofenila substituída uma vez, duas ou três vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída.
[00143] Em certas modalidades de fórmula I, Ar é tiofenila substituí- da uma ou duas vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00144] Em certas modalidades de fórmula I, Ar é tiofenila substituída uma vez ou duas vezes com halo.
[00145] Em certas modalidades de fórmula I, Ar é tiofen-2-ila substituída nas posições 4- e 5- e opcionalmente substituída na posição 3-, com grupos independentemente selecionados de: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída.
[00146] Em certas modalidades de fórmula I, Ar é tiofen-2-ila substituída nas posições 4- e 5- e opcionalmente substituída na posição 3-, com grupos independentemente selecionados de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00147] Em certas modalidades de fórmula I, Ar é tiofen-2-ila substituída nas posições 4- e 5- e opcionalmente substituída na posição 3-, com halo.
[00148] Em certas modalidades de fórmula I, Ar é tiofen-2-ila substituída nas posições 4- e 5-, e opcionalmente substituída na posição 3-, com halo ou amino.
[00149] Em certas modalidades de fórmula I, Ar é pirrolila substituída uma, duas ou três vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída ; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída.
[00150] Em certas modalidades de fórmula I, Ar é pirrolila substituída uma ou duas vezes com grupos independentemente selecionados de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00151] Em certas modalidades de fórmula I, Ar é pirrolila substituída uma ou duas vezes com halo.
[00152] Em certas modalidades de fórmula I, Ar é pirrolil-2-ila substituída nas posições 4- e 5- e opcionalmente substituída na posição 3-, com grupos independentemente selecionados de: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída.
[00153] Em certas modalidades de fórmula I, Ar é pirrol-2-ila substituída nas posições 4- e 5- e opcionalmente substituída na posição 3-, com grupos independentemente selecionados de: halo; amino; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00154] Em certas modalidades de fórmula I, Ar é pirrol-2-ila substituída nas posições 4- e 5- e opcionalmente substituída na posição 3-, com halo.
[00155] Em certas modalidades de fórmula I, Ar é pirrol-2-ila substituída nas posições 4- e 5- e opcionalmente substituída na posição 3-, com halo ou amino.
[00156] Em certas modalidades de fórmula I, Ar é piridinila substituída uma ou duas vezes com halo.
[00157] Em certas modalidades de fórmula I, Ar é: 3,4-dicloro-fenila; 4-metóxi-fenila; 4-metil-fenila; 4-flúor-fenila; 3-cloro-fenila; 4-cloro- fenila; 4-iodo -fenila; 4-ciano-fenila; 4-isopropil-fenila; 4-fenil-fenila (bi- fenil-4-ila); 4-(pirazol-3-il-fenila; 4-cloro-3-metóxi-fenila; 4-cloro-3-etil- fenila; 4-cloro-3-ciano-fenila; 4-cloro-3-fenil-fenila (6-cloro-bifenil-3-ila); 3-cloro-4-metóxi-fenila; 3-cloro-4-metoximetil-fenila; 3-cloro-4-hidróxi- fenila; 3-cloro-4-metilsulfanil-fenila; 3-cloro -4-metilsulfonil-fenila; 4-acetil-3-cloro-fenila; 4-cloro-3-flúor-fenila; 4- cloro-3-ciclopropil-fenila; 4-cloro-3-acetil-fenila; 4-cloro-3-ciano-fenila; 3-cloro-4-flúor-fenila; 3-cloro-5-flúor-fenila; 2,3-dicloro-fenila; 3,5- dicloro-fenila; 3,4-diflúor-fenila; 3,4-dibromo-fenila; 3,4-diciano-fenila; 3-cloro-4-metil-fenila; 3-bromo-4-cloro-fenila; 4-cloro-3-metil-fenila; 4- cloro-3-trifluorometil-fenila; 4-trifluorometil-fenila; 4-trifluorometóxi- fenila; 3,4,5-triflúor-fenila; 3,4,5-tricloro-fenila; 3,4-dicloro-5-flúor-fenila; 3,4-dicloro-5-metil-fenila; 4,5-dicloro-2-flúor-fenila; 4-bromo-3-cloro- fenila; 4-cloro-3-isopropóxi-fenila; 3-(4-flúor-fenóxi)-fenila; 4-amino-3- cloro-fenila; 4-amino-3-flúor-fenila; 4-bromo-3-metil-fenila; 4-amino-3- cloro-5-flúor-fenila; 2-amino-3,4-dicloro-fenila; 4-bromo-3-cloro-5-flúor- fenila; 3-cloro-5-flúor-4-hidróxi-fenila; 4-cloro-3-fenóxi-fenila; ou 3-cloro- 4-fenóxi-fenila.
[00158] Em certas modalidades de fórmula I, Ar é: 3,4-dicloro-fenila; 4-cloro-3-flúor-fenila; 3-cloro-4-flúor-fenila; 3,4-diflúor-fenila; 3,4- dibromo-fenila; 3-bromo-4-cloro-fenila; 3,4,5-triflúor-fenila; 3,4,5- tricloro-fenila; 3,4-dicloro-5-flúor-fenila; 4,5-dicloro-2-flúor-fenila; 4- bromo-3-cloro-fenila; 4-cloro-3-isopropóxi-fenila; 4-amino-3-cloro- fenila; 4-amino-3-flúor-fenila; 4-amino-3-cloro-5-flúor-fenila; 2-amino- 3,4-dicloro-fenila; ou 4-bromo-3-cloro-5-flúor-fenila.
[00159] Em certas modalidades de fórmula I, Ar é: 3,4-dicloro-fenila; 3,4-dicloro-5-flúor-fenila; 4-amino-3-cloro-fenila; ou 4-amino-3-cloro-5- flúor-fenila.
[00160] Em certas modalidades de fórmula I, Ar é 3,4-dicloro-fenila.
[00161] Em certas modalidades de fórmula I, Ar é 3,4-dicloro-5- flúor-fenila.
[00162] Em certas modalidades de fórmula I, Ar é 4-amino-3-cloro- fenila.
[00163] Em certas modalidades de fórmula I, Ar é 4-amino-3-cloro- 5-flúor-fenila.
[00164] Em certas modalidades de fórmula I, Ar é: indol-5-ila; 1- metil-indol-5-ila; 7-flúor-indol-5-ila; 2-metil-indol-5-ila; indol-4-ila; 7- cloro-indol-5-ila; indol-3-ila; 7-trifluorometil-indol-5-ila; 6-flúor-indol-5- ila; 6,7-diflúor-indol-5-ila; indol-2-ila; 5-flúor-indol-2-ila; 1-fenilsulfonil- indol-2-ila; 1-metil-indol-2-ila; 6-flúor-indol-2-ila; 7-flúor-indol-2-ila; ou 4- flúor-indol-2-ila.
[00165] Em certas modalidades de fórmula I, Ar é: benzotiofen-5-ila; benzotiofen-2-ila; benzotiofen-3-ila; 5-flúor- benzotiofen-2-ila; 6-flúor- benzotiofen-2-ila; 5-cloro-benzotiofen-2-ila; 7-flúor-benzotiofen-2-ila; ou 4-flúor-benzotiofen-2-ila.
[00166] Em certas modalidades de fórmula I, Ar é: 4,5-dicloro- tiofen-2-ila; 4-cloro-tiofen-2-ila; 3-cloro-tiofen-2-ila; ou 4-cloro-5-metil- tiofen-2-ila.
[00167] Em certas modalidades de fórmula I, R2 é hidrogênio.
[00168] Em certas modalidades de fórmula I, R2 é C1-6alquila.
[00169] Em certas modalidades de fórmula I, R2 é metila.
[00170] Em certas modalidades de fórmula I em que Ar é fenila op cionalmente substituída, Ar é preferivelmente fenila substituída uma, duas ou três vezes e mais preferivelmente duas ou três vezes, com qualquer um de halo, C1-6alquila, halo-C1-6alquila, C1-6alcóxi, hidróxi ou ciano.
[00171] Em certas modalidades de fórmula I, m é 1, n é 1, Ar é in- dol-5-ila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00172] Em certas modalidades de fórmula I, m é 1, n é 1, Ar é in- dol-5-ila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00173] Em certas modalidades de fórmula I, m é 1, n é 2, Ar é in- dol-5-ila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00174] Em certas modalidades de fórmula I, m é 1, n é 2, Ar é in- dol-5-ila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00175] Em certas modalidades de fórmula I, m é 2, n é 1, Ar é in- dol-5-ila opcionalmente substituída, R1 é benzila opcionalmente substituída e R2 é hidrogênio.
[00176] Em certas modalidades de fórmula I, m é 2, n é 1, Ar é in- dol-5-ila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00177] Em certas modalidades de fórmula I, m é 1, n é 1, Ar é in- dazol-5-ila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00178] Em certas modalidades de fórmula I, m é 1, n é 1, Ar é in- dazol-5-ila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00179] Em certas modalidades de fórmula I, m é 1, n é 2, Ar é in- dazol-5-ila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00180] Em certas modalidades de fórmula I, m é 1, n é 2, Ar é in- dazol-5-ila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00181] Em certas modalidades de fórmula I, m é 2, n é 1, Ar é in- dazol-5-ila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00182] Em certas modalidades de fórmula I, m é 2, n é 1, Ar é in- dazol-5-ila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00183] Em certas modalidades de fórmula I, m é 1, n é 1, Ar é fenila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00184] Em certas modalidades de fórmula I, m é 1, n é 1, Ar é fenila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00185] Em certas modalidades de fórmula I, m é 1, n é 2, Ar é in- dazol-5-ila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00186] Em certas modalidades de fórmula I, m é 1, n é 2, Ar é fenila opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00187] Em certas modalidades de fórmula I, m é 2, n é 1, Ar é fenila opcionalmente substituída, R1 é benzila opcionalmente substituída, e R2 é hidrogênio.
[00188] Em certas modalidades de fórmula I, m é 2, n é 1, Ar é feni- la opcionalmente substituída, R1 é C3-6alquila, e R2 é hidrogênio.
[00189] Em certas modalidades de fórmula I, Ra e Rb são hidrogênio.
[00190] Em certas modalidades de fórmula I, um de Ra e Rb é hidrogênio e o outro é C1-6alcóxi, halo, oxo ou hidróxi.
[00191] Em certas modalidades de fórmula I, Ra e Rb juntos formam um C1-2alquileno;
[00192] Em certas modalidades de fórmula I, os compostos em questão podem ser de fórmula II:
em que: p é de 0 a 3; X é N ou CRe; R3 é: hidrogênio; ou C1-6alquila; R4, R5 e Re cada um independentemente é: hidrogênio; halo; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila; ciano; nitro; amino; N-C1-6alquil-amino; N,N-di-C1-6alquilamino; ou -(CH2)r-Y-(CH2)s-Z-(CH2)t-Q-(CH2)u-Rc; em que: r, s, t e u cada um independentemente é 0 ou 1; Z é -C(O)- ou -SO2-; X e Y cada um independentemente é -O-, -NRd- ou uma liga- ção; Rc é: hidrogênio; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila; ciano; amino; C1-6alquil-amino; ou N,N-di-C1-6alquilamino; e Rd é: hidrogênio; ou C1-6alquila; e m, n e R1 são como definidos no presente para a fórmula I.
[00193] Em certas modalidades de fórmula II, X é N.
[00194] Em certas modalidades de fórmula II, X é CRe.
[00195] Em certas modalidades de fórmula II, X é CH.
[00196] Em certas modalidades de fórmula II, R3 é hidrogênio.
[00197] Em certas modalidades de fórmula II, R3 é C1-6alquila.
[00198] Em certas modalidades de fórmula II, R3 é metila.
[00199] Em certas modalidades de fórmula II, m é 1, n é 1, X é CH, R1 é benzila opcionalmente substituída, e R3 é hidrogênio.
[00200] Em certas modalidades de fórmula II, m é 1, n é 1, X é N, R1 é C3-6alquila, e R3 é hidrogênio.
[00201] Em certas modalidades de fórmula II, m é 1, n é 1, X é CH, R1 é benzila opcionalmente substituída, e R3 é hidrogênio.
[00202] Em certas modalidades de fórmula II, m é 1, n é 1, X é N, R1 é C3-6alquila, e R3 é hidrogênio.
[00203] Em certas modalidades de fórmula I, os compostos do modelo podem ser de fórmula III:
em que m, n, p, R1, R4 e R5 são como definidos no presente para fórmula I.
[00204] Em certas modalidades de fórmula II ou III, p é 0, 1 ou 2.
[00205] Em certas modalidades de fórmula II ou III, p é 0, 1 ou 2 e R6 é halo.
[00206] Em certas modalidades de fórmula II ou III, p é 0, 1 ou 2 e R6 é flúor.
[00207] Em certas modalidades de fórmula II ou III, p é 1 e R6 é flúor.
[00208] Em certas modalidades de fórmula II ou III, p é 0.
[00209] Em certas modalidades de fórmula I, os compostos do modelo podem ser de fórmula IV:
em que: q é 0 ou 1; R6, R7 e R8 cada um independentemente é: halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída; ou R6 e R7 juntos formam C1-2alquileno ou C1-2alquileno- dióxi; ou R7 e R8 juntos formam C1-2alquileno ou C1-2alquileno- dióxi; e em que m, n e R1 são como definidos no presente para fórmula I.
[00210] Em certas modalidades de fórmula IV, R6, R7 e R8 cada um independentemente é: halo; amino; C1-6alquila; C1-6alquilcarbonila; ha- lo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; hidróxi; ou ciano.
[00211] Em certas modalidades de fórmula IV, um de R6, R7 e R8 é amino, e os outros são halo.
[00212] Em certas modalidades de fórmula IV, q é 1, um de R6, R7 e R8 é amino, e os outros são halo.
[00213] Em certas modalidades de fórmula IV, q é 1 e R6, R7 e R8 são halo.
[00214] Em certas modalidades de fórmula IV, q é 0, um de R6 e R7 é amino, e o outro é halo.
[00215] Em certas modalidades de fórmula IV, q é 0 e R6 e R7 são halo.
[00216] Em certas modalidades de fórmula IV, um de R6, R7 e R8 é flúor, e os outros são cloro.
[00217] Em certas modalidades de fórmula IV, q é 1, um de R6, R7 e R8 é amino, e os outros são cloro ou flúor.
[00218] Em certas modalidades de fórmula IV, q é 0.
[00219] Em certas modalidades de fórmula IV, q é 1.
[00220] Em certas modalidades de fórmula IV, R6, R7 e R8 são halo.
[00221] Em certas modalidades de fórmula IV, q é 1, R7 é amino, e R6 e R8 são independentemente flúor ou cloro.
[00222] Em certas modalidades de fórmula IV, q é 0, R7 é amino, e R6 é flúor ou cloro.
[00223] Em certas modalidades de fórmula I, os compostos do mo- delo podem ser de fórmula V:
em que: R6, R7 e R8 cada um independentemente é: hidrogênio; halo; amino; C1-6alquila; C3-6cicloalquila; C1-6alquilcarbonila; C1-6alquilsulfonila; C1-6alquilsulfanila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; C1-6alcóxi-C1-6alquila; hidróxi; ciano; fenila opcionalmente substituída; fenóxi opcionalmente substituído; ou heteroarila opcionalmente substituída; ou R7 e R8 juntos formam C1-2alquileno ou C1-2alquileno- dióxi; e em que m, n e R1 são como definidos no presente para a fórmula I.
[00224] Em certas modalidades de fórmula V, R8 é hidrogênio, e R6 e R7 cada um independentemente é: halo; amino; C1-6alquila; C1- 6alquilcarbonila; halo-C1-6alquila; C1-6alcóxi; halo-C1-6alcóxi; hidróxi; ou ciano.
[00225] Em certas modalidades de fórmula V, R8 é hidrogênio, e R6 e R7 são halo.
[00226] Em certas modalidades de fórmula V, R8 é hidrogênio, e R6 e R7 são cloro ou flúor.
[00227] Em certas modalidades de fórmula V, R8 é hidrogênio, e R6 e R7 são cloro.
[00228] Em certas modalidades de fórmula V, R8 é hidrogênio, um de R6 e R7 é amino, e o outro é halo.
[00229] Em certas modalidades de fórmula V, R6 é halo, e R7 e R8 são hidrogênio.
[00230] Em certas modalidades de fórmula V, um de R6, R7 e R8 é amino, e os outros são halo.
[00231] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 0.
[00232] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 1.
[00233] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 2.
[00234] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 3.
[00235] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, n é 0.
[00236] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, n é 1.
[00237] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, n é 2.
[00238] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 1 e n é 1.
[00239] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 2 e n é 1.
[00240] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 2 e n é 0.
[00241] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 3 e n é 0.
[00242] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 1 e n é 0.
[00243] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 1 e n é 2.
[00244] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, m é 0 e n é 1.
[00245] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: C1-6alquila; C1-6alquenila; C1-6alquinila; C1-6alcóxi; C3-7cicloalquil-C1-6alquila; hetero-C1-6alquila; halo-C1-6alquila; arila opcionalmente substituída; aril-C1-3alquila em que a porção arila é opcionalmente substituída; heteroaril-C1-3alquila em que a porção heteroarila é opcionalmente substituída;
[00246] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: C1-6alquila; C1-6alquenila; ou aril-C1-3alquila em que a porção de arila é opcionalmente substituída.
[00247] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: C3-6alquila; C3-6haloalquila; C3-6cicloalquil-C1-3alquila; C1-2alcóxi-C1-3alquila; C1-2alquil-C3-6cicloalquil-C1-3alquila; benzila opcionalmente substituída.
[00248] Em certas modalidades de qualquer uma fórmulas I, II, III, IV ou V, R1 é: n-propila; isopropila; terc-butila; n-butila; isobutila; n-pentila; isopentila; 2,2-dimetil-propila; 3,3-dimetil-butila; ciclopentila; ciclopropil- metila; ciclobutil-metila; ciclopentil-metila; ciclo-hexil-metila; ciclopropil- etila; ciclo-hexil-etila; 2-(1-metil-ciclopropil)-etila; 3-(1-metil- ciclopropilmetila); 3,3,3-triflúor-propila; 4,4,4-triflúor-butila; 3,3-diflúor- alila; benzila; 3-flúor-benzila; 4-flúor-benzila; 3-metóxi-benzila; 4- metóxi-benzila; 3,4-dicloro-benzila; 3,4-diflúor-benzila; pirazin-2-il- metila; tiazol-4-il-metila; pirazol-1-il-metila; metóxi-metila; etóxi-metila; isopropóxi-metila; 2-metóxi-etila; 2-etóxi-etila; 3-metóxi-3-metil-butila; 3-etanossulfonil-metila; ou tetra-hidropiran-4-ilmetila.
[00249] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: n-propila; isopropila; terc-butila; n-butila; isobutila; n-pentila; isopentila; 2,2-dimetil-propila; 3,3-dimetil-butila; ciclopentila; ciclopropil- metila; ciclobutil-metila; ciclopentil-metila; ciclo-hexil-metila; ciclopropil- etila; ciclo-hexil-etila; 2-(1-metil-ciclopropil)-etila; 3-(1-metil- ciclopropilmetila); 3,3,3-triflúor-propila; ou 4,4,4-triflúor-butila.
[00250] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: n-propila; isopropila; terc-butila; n-butila; isobutila; isopentila; 2,2-dimetil-propila; 3,3-dimetil-butila; ciclopentila; ciclopropil-metila; ciclobutil-metila; ciclopentil-metila; ciclo-hexil-metila; ciclopropil-etila; ciclo-hexil-etila; 2-(1-metil-ciclopropil)-etila; ou 3-(1-metil- ciclopropilmetila).
[00251] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V em que R1 é heteroaril-C1-3alquila, heteroarilóxi, heteroaril- C1-6alcóxi, a porção de heteroarila pode ser piridinila, pirazinila, tiazolila ou pirazolila.
[00252] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: C1-6alquila; aril-C1-6alquila; C3-6cicloalquil-C1-6alquila; hetero-C1-6alquila; halo-C1-6alquila; ou C1-6-alquil-C1-3cicloalquil-C1- 6alquila.
[00253] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: C1-6alquila; aril-C1-6alquila; C3-6cicloalquil-C1-6alquila; ou C1-6-alquil-C1-3cicloalquil-C1-6alquila.
[00254] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C3-6alquil.
[00255] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C3-6alquenila.
[00256] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C3-6alquinila.
[00257] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C2-6alcóxi.
[00258] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C3-7cicloalquil-C1-6alquila.
[00259] Em certas modalidades de qualquer uma fórmulas I, II, III, IV ou V, R1 é C3-7cicloalquila.
[00260] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C1-6alquil-C3-6-cicloalquil-C1-6alquila.
[00261] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é hetero-C1-6alquila.
[00262] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é heterociclil-C1-6alquila.
[00263] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é heterociclil-C1-6alquila selecionado de tetra- hidropiranilmetila, tetra-hidrofuranilmetila e piperidinilmetila.
[00264] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é tetra-hidropiranilmetila.
[00265] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é hetero-C1-6alquila selecionada de: hidróxi-C1-6alquila; C1-6alquilsulfonil-C1-6alquila; C1-6alquilsulfanil-C1-6alquila; e C1-6alcóxi-C1-6alquila.
[00266] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é hidróxi-C1-6alquila.
[00267] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C1-6alquilsulfonil-C1-6alquila.
[00268] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C1-6alquilsulfanil-C1-6alquila.
[00269] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C1-6alcóxi-C1-6alquila.
[00270] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é halo-C1-6alquila.
[00271] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é arila opcionalmente substituída.
[00272] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é heteroarila opcionalmente substituída.
[00273] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é aril-C1-3alquila em que a porção arila é opcionalmente substituída.
[00274] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é heteroaril-C1-3alquila em que a porção heteroarila é opcionalmente substituída.
[00275] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é heteroaril-C1-3alquila selecionada de piridinil-C1- 3alquila, pirazinil-C1-3alquila, tiazolil-C1-3alquila e pirazolil-C1-3alquila.
[00276] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é n-propila, isopropila, n-butila, isobutila, n-pentila ou isopentila.
[00277] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é n-propila.
[00278] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é isopropila.
[00279] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é n-butila.
[00280] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é isobutila.
[00281] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é terc-butila.
[00282] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é n-pentila.
[00283] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é isopentila.
[00284] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é 2,2-dimetil-propila.
[00285] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é 3,3-dimetil-butila.
[00286] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é ciclopropil-metila.
[00287] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é 2-(1-metil-ciclopropil)-etila.
[00288] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é 3-(1-metil-ciclopropilmetila.
[00289] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: benzila opcionalmente substituída; tiazolilmetila; pirazinilmetila; fenila opcionalmente substituída; ou C1-6alquila.
[00290] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é: benzila opcionalmente substituída; fenila opcionalmente substituída; ou C3-6alquila.
[00291] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é benzila opcionalmente substituída.
[00292] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é fenila opcionalmente substituída.
[00293] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é C3-6alquila.
[00294] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é feniletila opcionalmente substituída.
[00295] Em certas modalidades de qualquer uma das fórmulas I, II, III, IV ou V, R1 é heteroaril-C1-6alquila opcionalmente substituída selecionada de tiazolilmetila e pirazolilmetila.
[00296] Em certas modalidades de fórmula II, R4, R5 e Rc cada um preferivelmente é independentemente selecionado de: halo; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila selecionada de: hidróxi-C1-6alquila; C1-6alquilsulfonil-C1-6alquila; e C1-6alcóxi-C1-6alquila; ciano; nitro; amino; N-C1-6alquil-amino; N,N-di-C1-6alquilamino; C1-6alquil-sulfonila; ou -C(O)Rc em que Rc é: C1-6alquila; amino; C1-6alquil-amino; ou N,N-di-C1-6alquilamino.
[00297] Em certas modalidades de fórmula II, R4, R5 e Rc cada um mais preferivelmente é independentemente selecionado de: halo; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00298] Em modalidades de fórmulas I, II, III, IV ou V em que R1 é arila opcionalmente substituída, heteroarila opcionalmente substituída, aril-C1-3 alquila opcionalmente substituída (includindo benzila opcionalmente substituída) ou heteroaril-C1-3alquila opcionalmente substituída, tais substituintes opcionalmente podem compreender, um, dois ou três grupos cada um independentemente selecionado de: halo; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila; ciano; nitro; amino; N-C1-6alquil-amino; N,N-di-C1-6alquilamino; ou -(CH2)r-Y-(CH2)s-Z-(CH2)t-Q-(CH2)u-Rc; em que: r, s, t e u cada um independentemente é 0 ou 1; Z é -C(O)- ou -SO2-; X e Y cada um independentemente é -O-, -NRd- ou uma ligação; Rc é: hidrogênio; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila; ciano; amino; C1-6alquil-amino; ou N,N-di-C1-6alquilamino; e Rd é: hidrogênio; ou C1-6alquila.
[00299] Em modalidades de fórmulas I, II, III, IV ou V em que R1 é arila opcionalmente substituída, heteroarila opcionalmente substituída, aril-C1-3alquila opcionalmente substituída (incluindo benzila opcionalmente substituída) ou heteroaril-C1-3alquila opcionalmente substituída, tais substituintes opcionalmente mais preferivelmente compreendem um, dois ou três grupos cada um independentemente selecionado de: halo; C1-6alquila; halo-C1-6alquila; halo-C1-6alcóxi; C1-6alcóxi; hidróxi; hetero-C1-6alquila selecionada de: hidróxi-C1-6alquila; C1-6alquilsulfonil-C1-6alquila; e C1-6alcóxi-C1-6alquila; ciano; nitro; amino; N-C1-6alquil-amino; N,N-di-C1-6alquilamino; C1-6alquil-sulfonila; ou -C(O)Rc em que Rc é: C1-6alquila; amino; C1-6alquil-amino; ou N,N-di-C1-6alquilamino.
[00300] Em modalidades de fórmulas I, II, III, IV ou V em que R1 é arila opcionalmente substituída, heteroarila opcionalmente substituída, aril-C1-3alquila opcionalmente substituída (incluindo benzila opcionalmente substituída) ou heteroaril-C1-3alquila opcionalmente substituída, tais substituintes opcionalmente ainda mais preferivelmente compreendem um ou dois grupos cada um independentemente selecionado de: halo; C1-6alquila; halo-C1-6alquila; C1-6alcóxi; hidróxi; ou ciano.
[00301] Em certas modalidades de fórmula I, os compostos do modelo podem ser mais especificamente de fórmula VI:
em que Ar e R1 são como definidos no presente para a fórmula I.
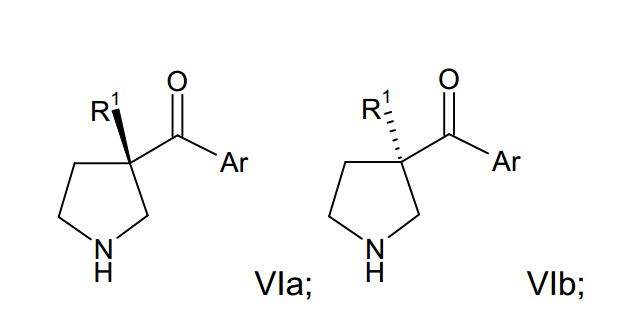
[00302] Em certas modalidades de fórmula VI, os compostos do modelo podem ser mais especificamente de fórmula VIa ou fórmula VIb:
em que Ar e R1 são como definidos no presente para a fórmula I.
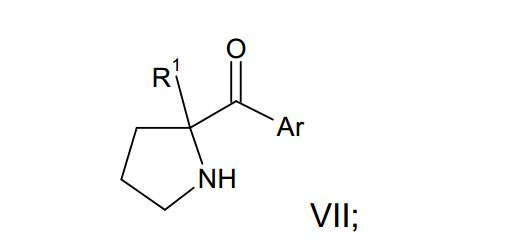
[00303] Em certas modalidades de fórmula I, os compostos do modelo podem ser mais especificamente de fórmula VII:
em que Ar e R1 são como definidos no presente para a fórmula I.
[00304] Em certas modalidades de fórmula VII, os compostos do modelo podem ser mais especificamente de fórmula VIIa ou fórmula VIIb:
em que Ar e R1 são como definidos no presente para a fórmula I.
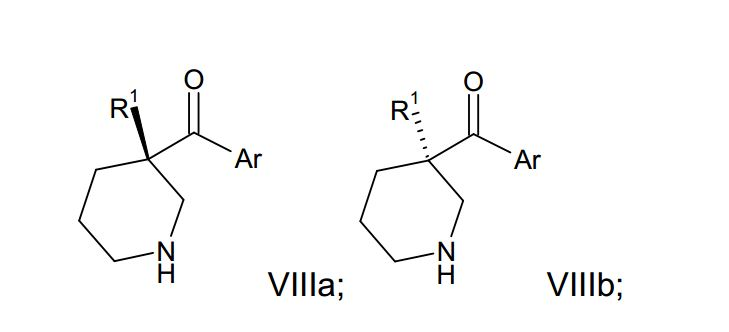
[00305] Em certas modalidades de fórmula I, os compostos do modelo podem ser mais especificamente de fórmula VIII:
em que Ar e R1 são como definidos no presente para a fórmula I.
[00306] Em certas modalidades de fórmula VIII, os compostos do modelo podem ser mais especificamente de fórmula VIIIa ou fórmula VIIIb:
em que Ar e R1 são como definidos no presente para a fórmula I.
[00307] Em certas modalidades de fórmula I, os compostos do modelo podem ser mais especificamente de fórmula IX:
em que Ar e R1 são como definido aqui a seguir para a fórmula I.
[00308] Em certas modalidades de fórmula I, os compostos do modelo podem ser mais especificamente de fórmula X:
em que Ar e R1 são como definido aqui a seguir para a fórmula I.
[00309] Em certas modalidades de fórmula X, os compostos do modelo podem ser mais especificamente de fórmula Xa ou fórmula Xb:
em que Ar e R1 são como definido aqui a seguir para a fórmula I.
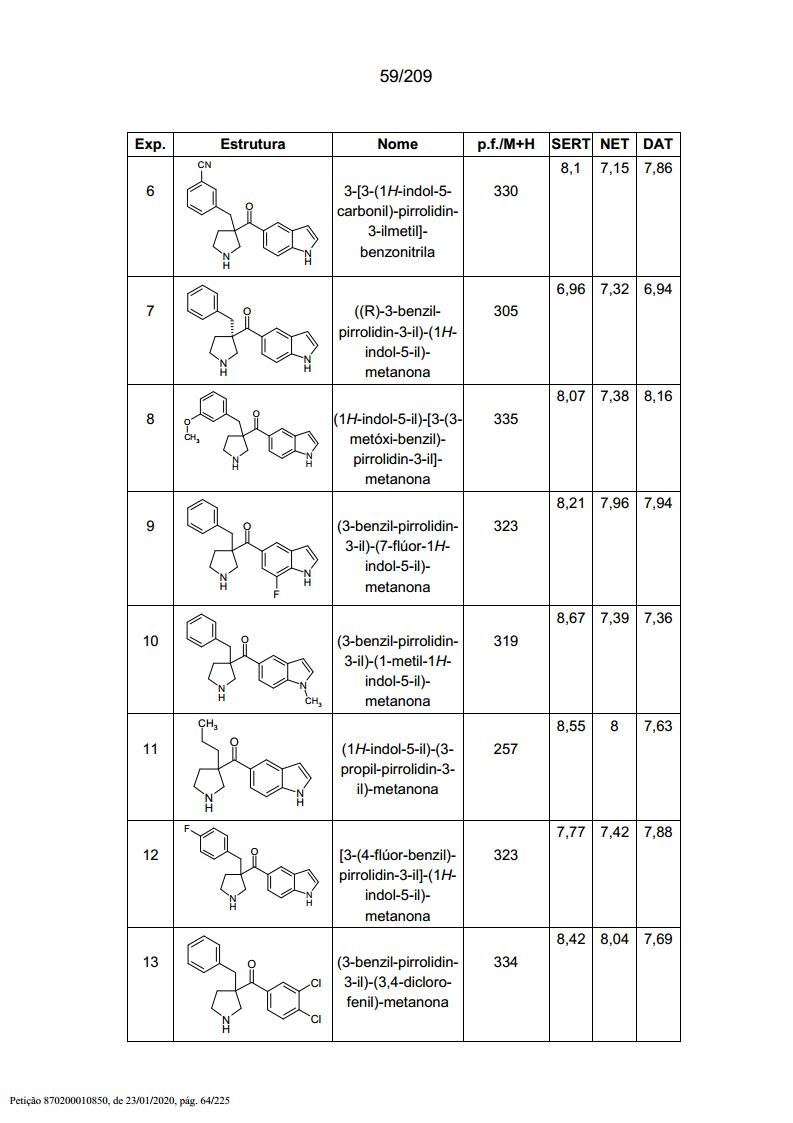
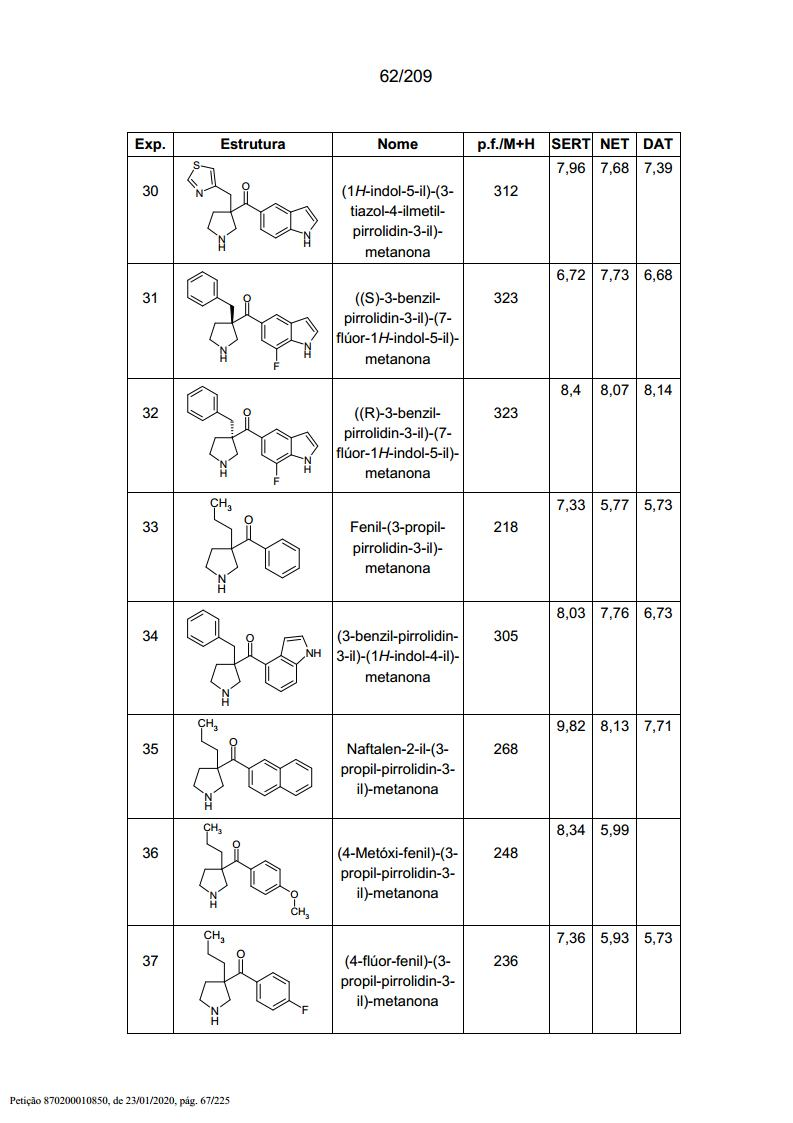
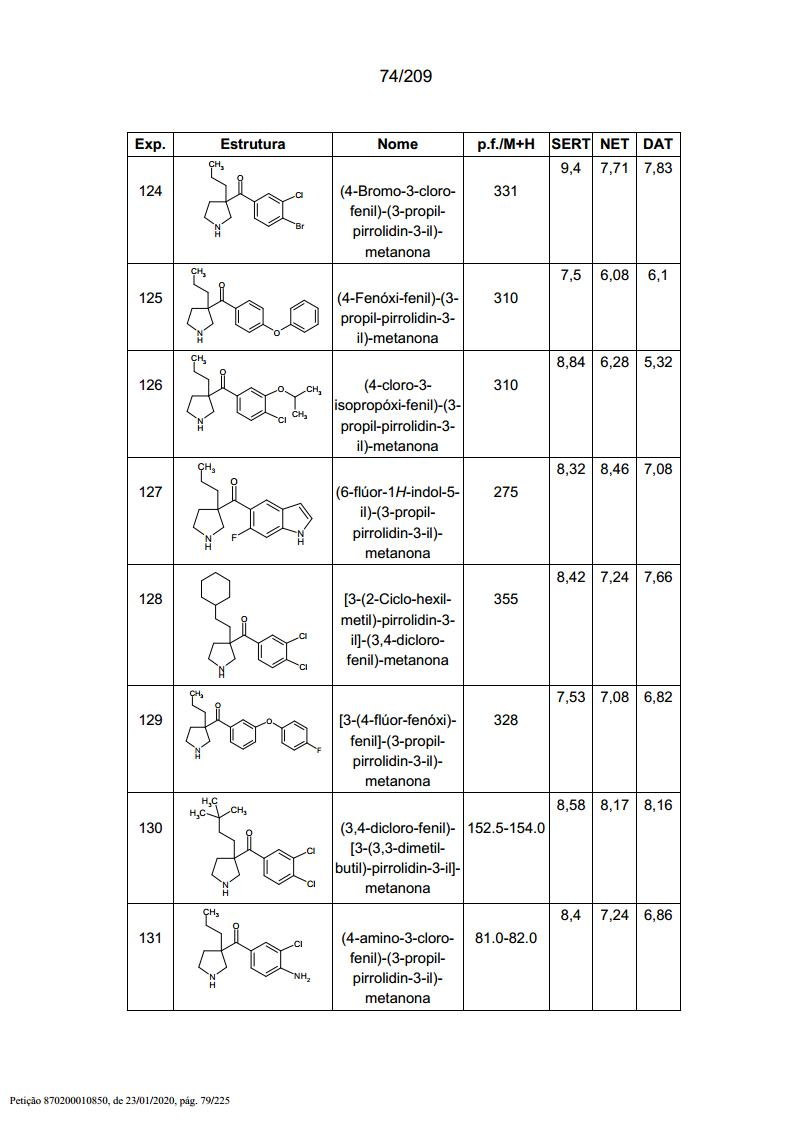
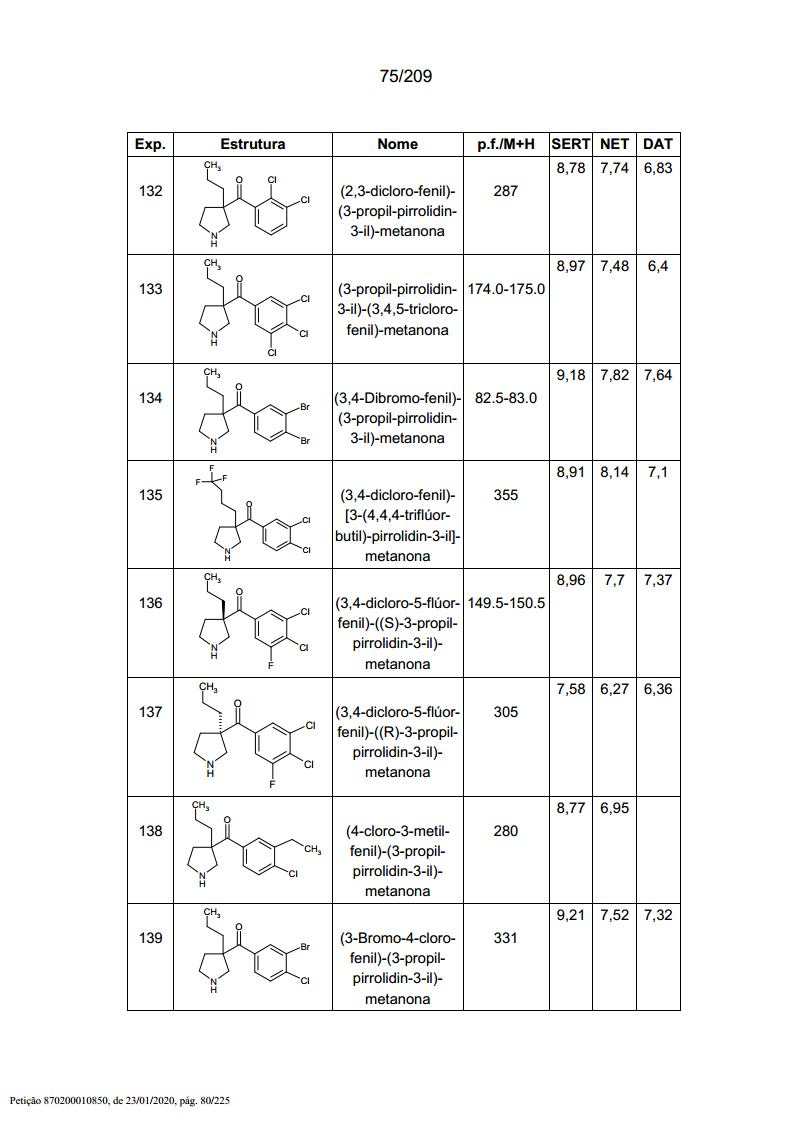
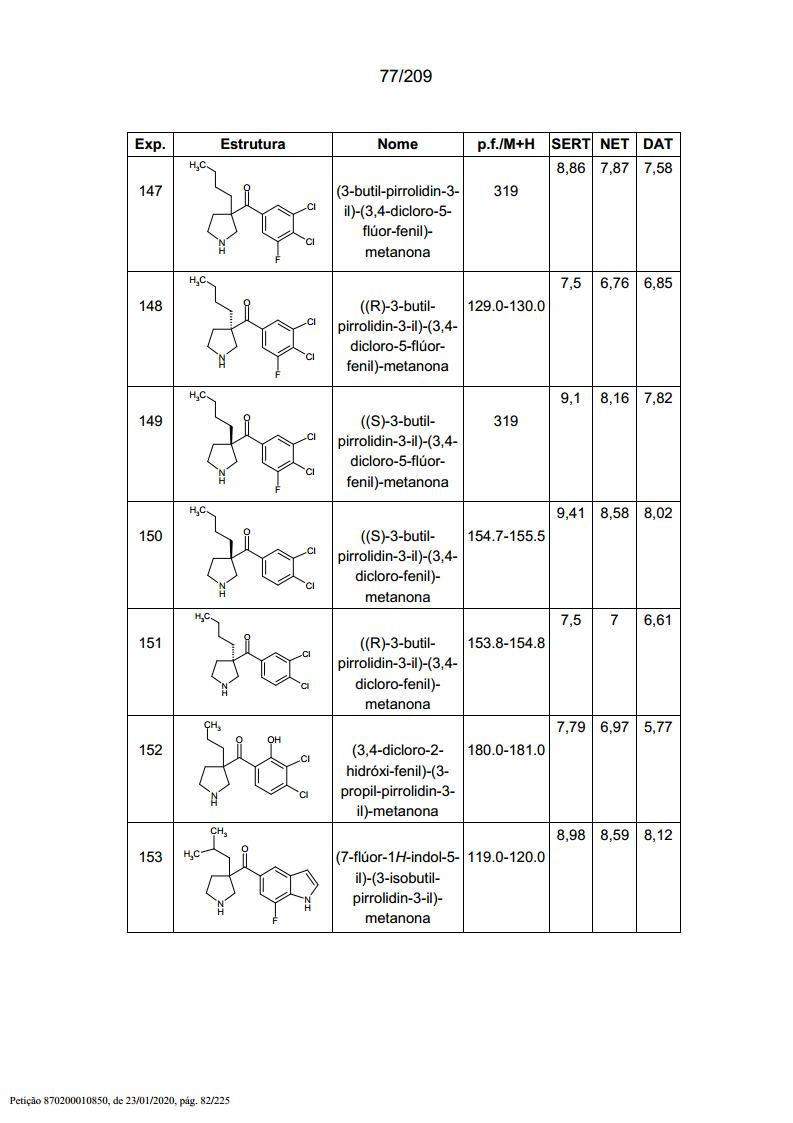
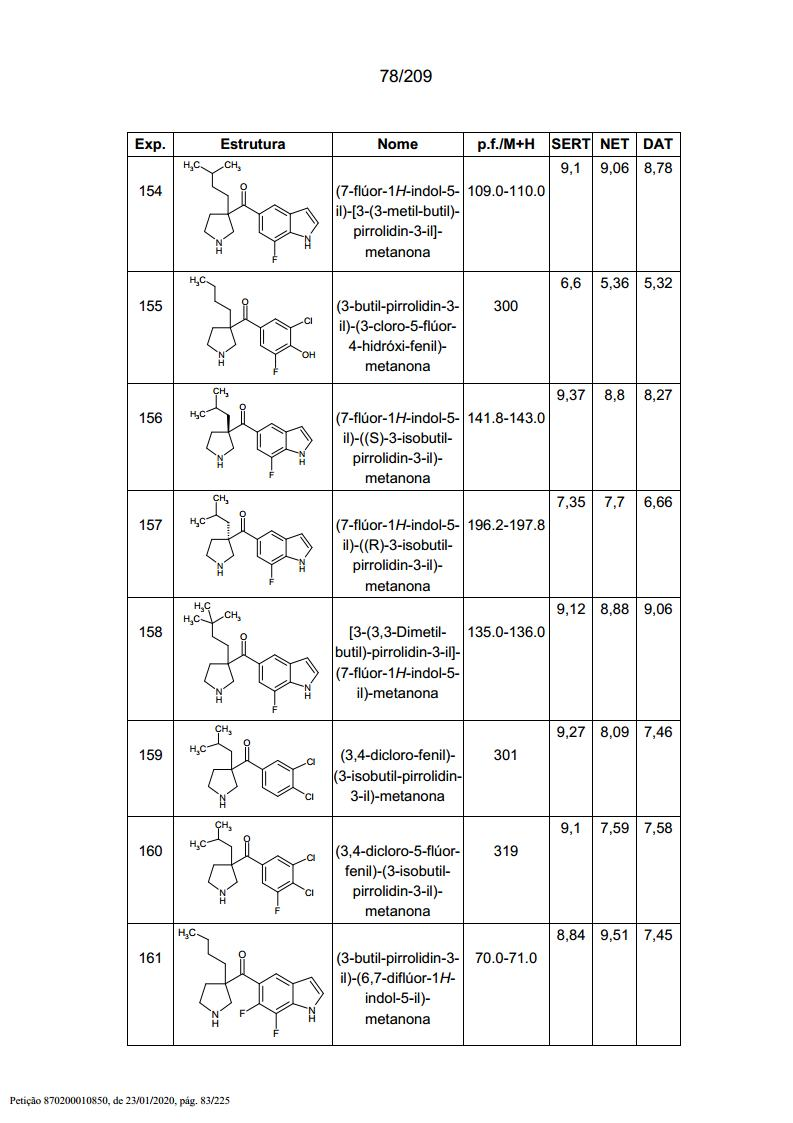
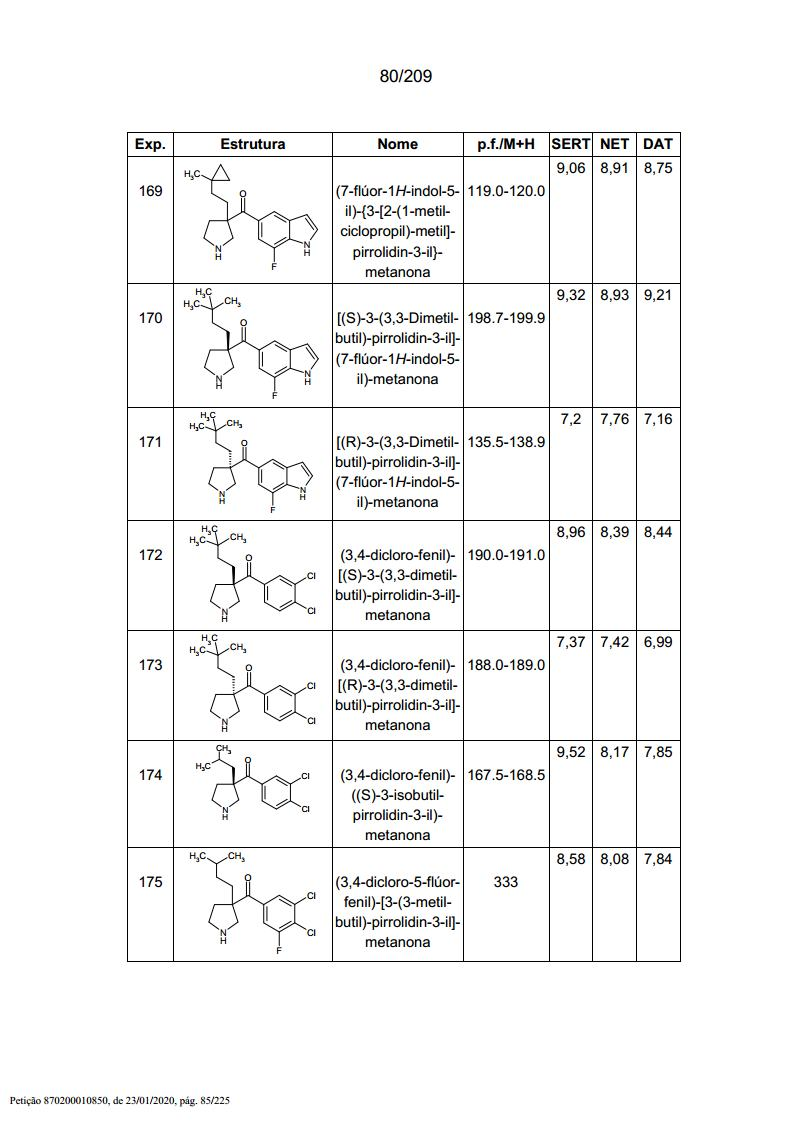
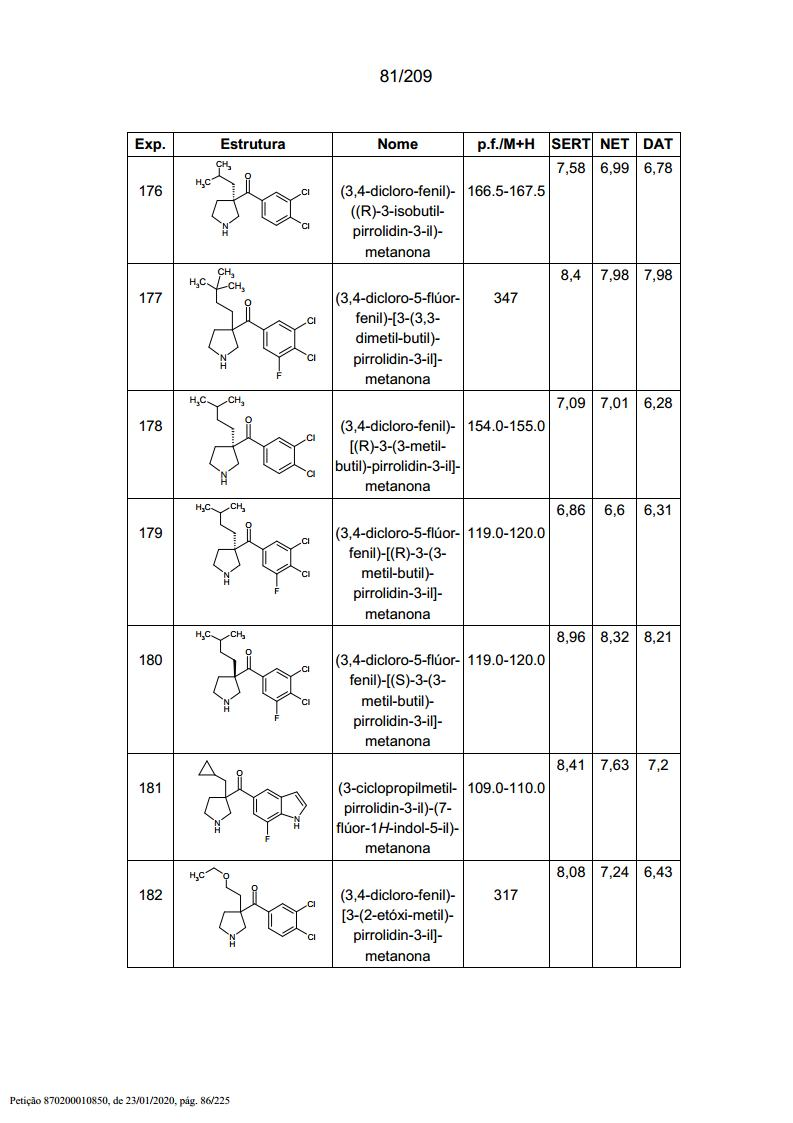
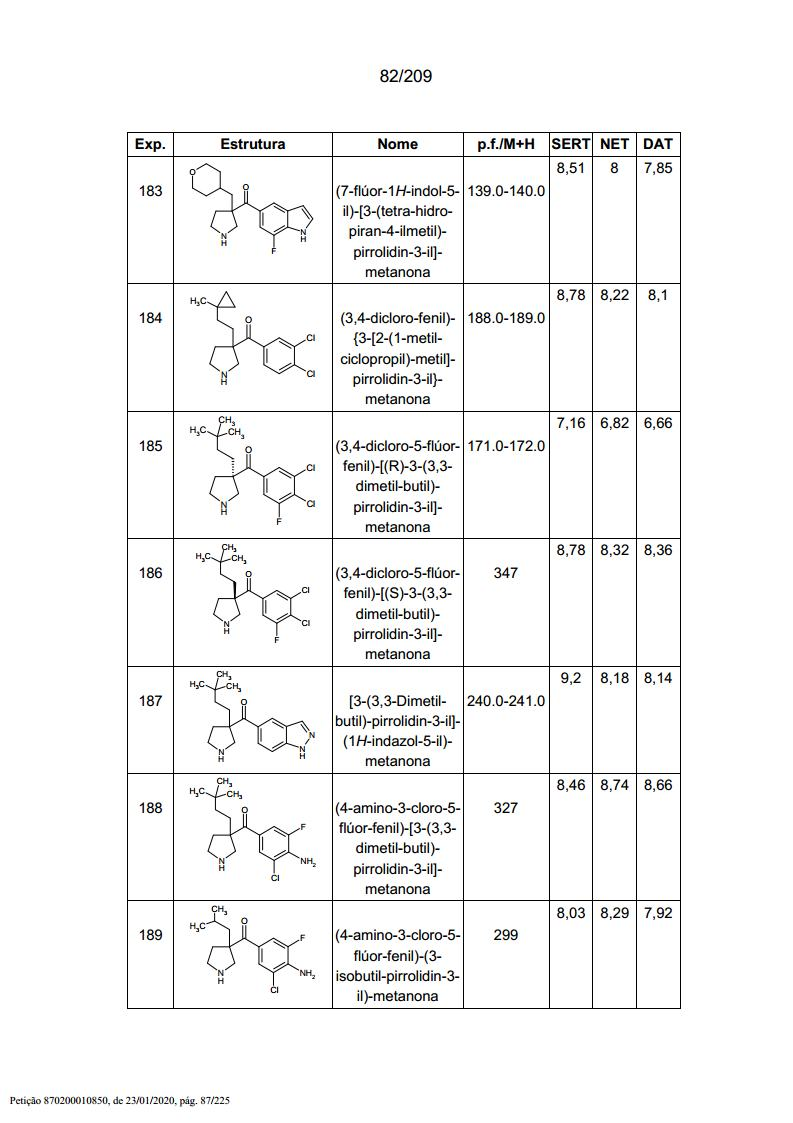
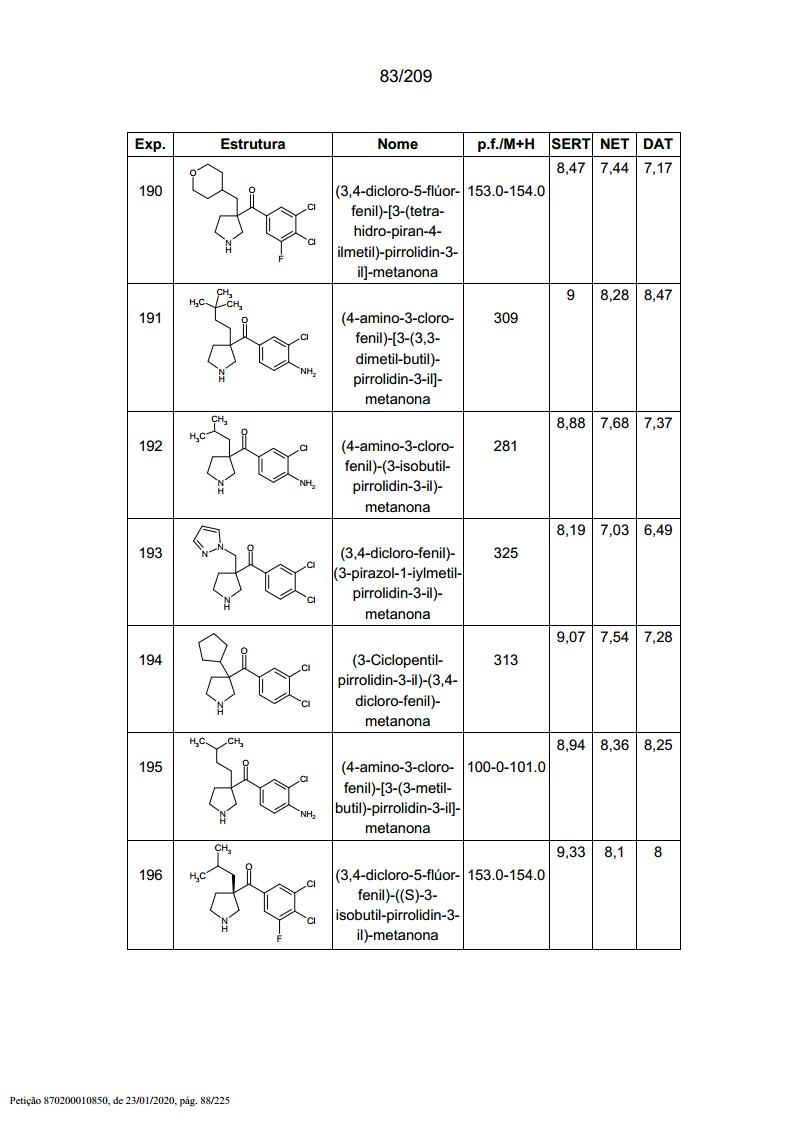
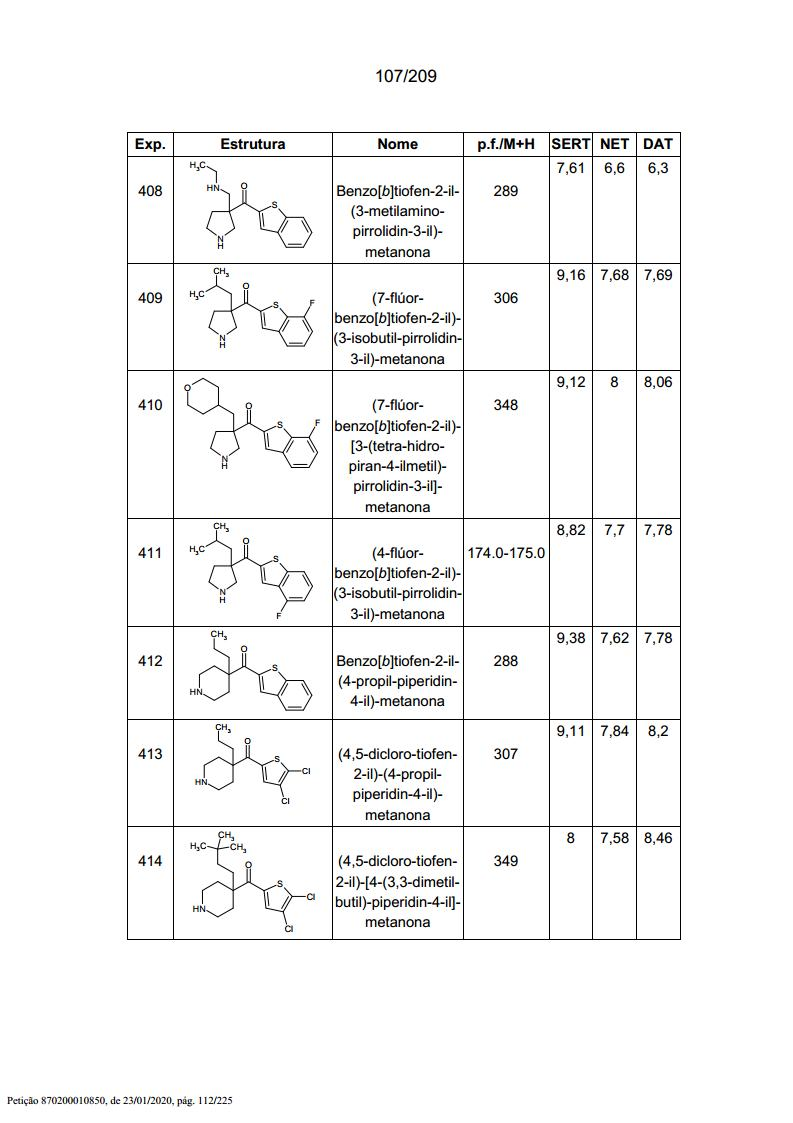
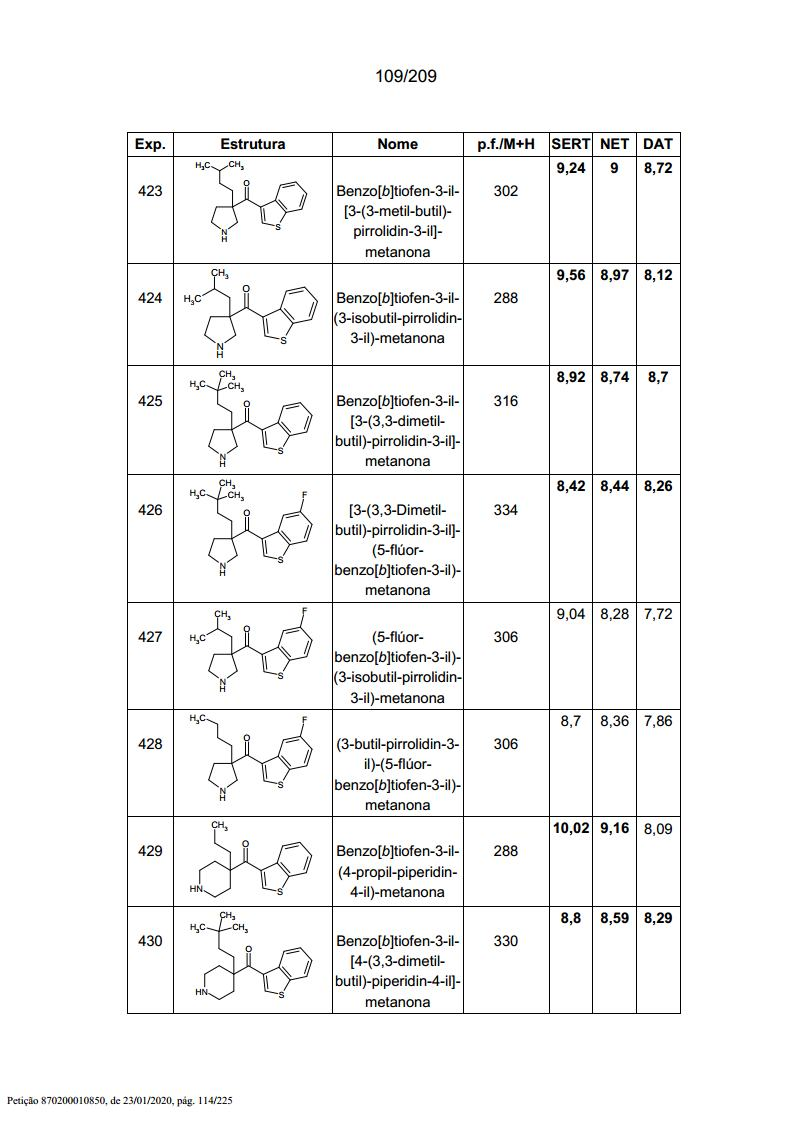
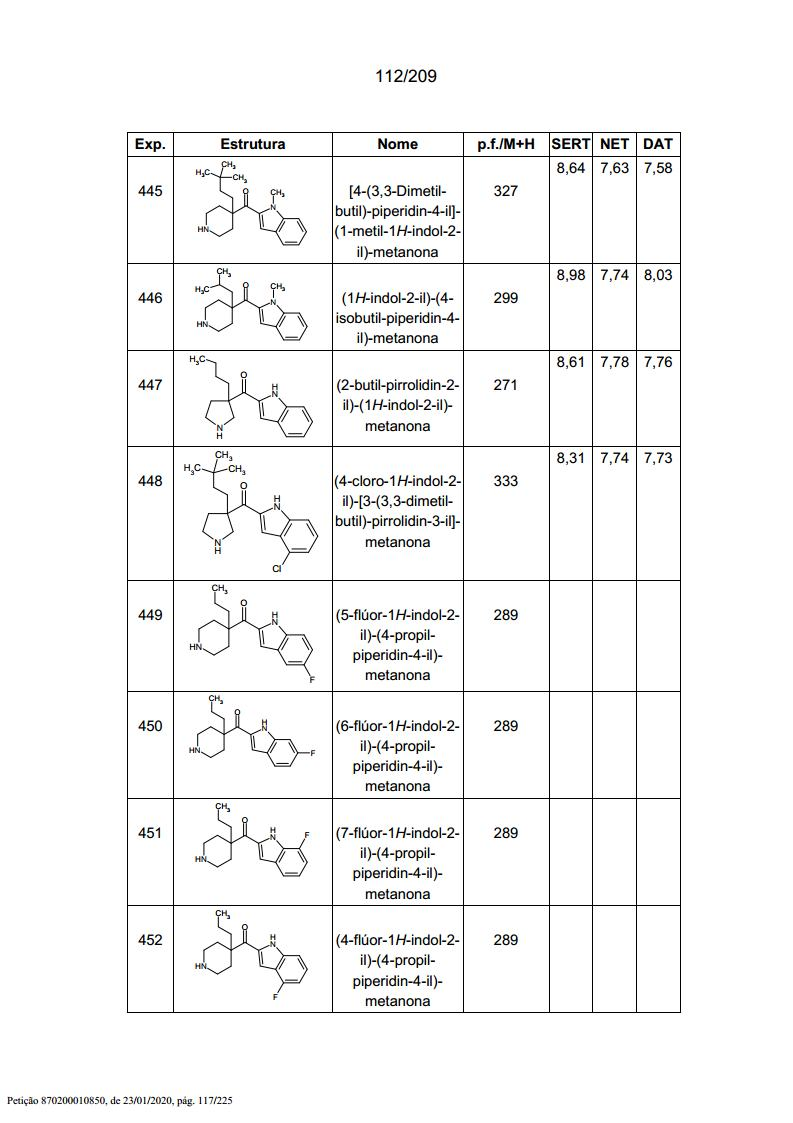
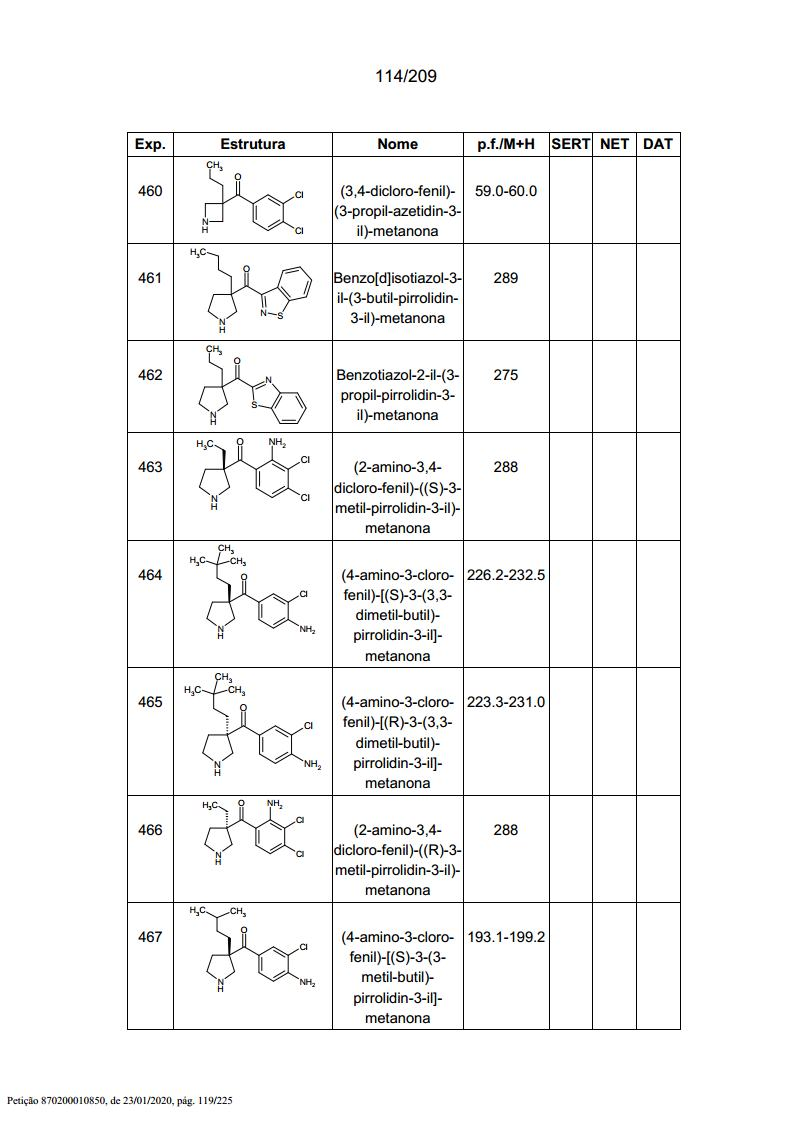
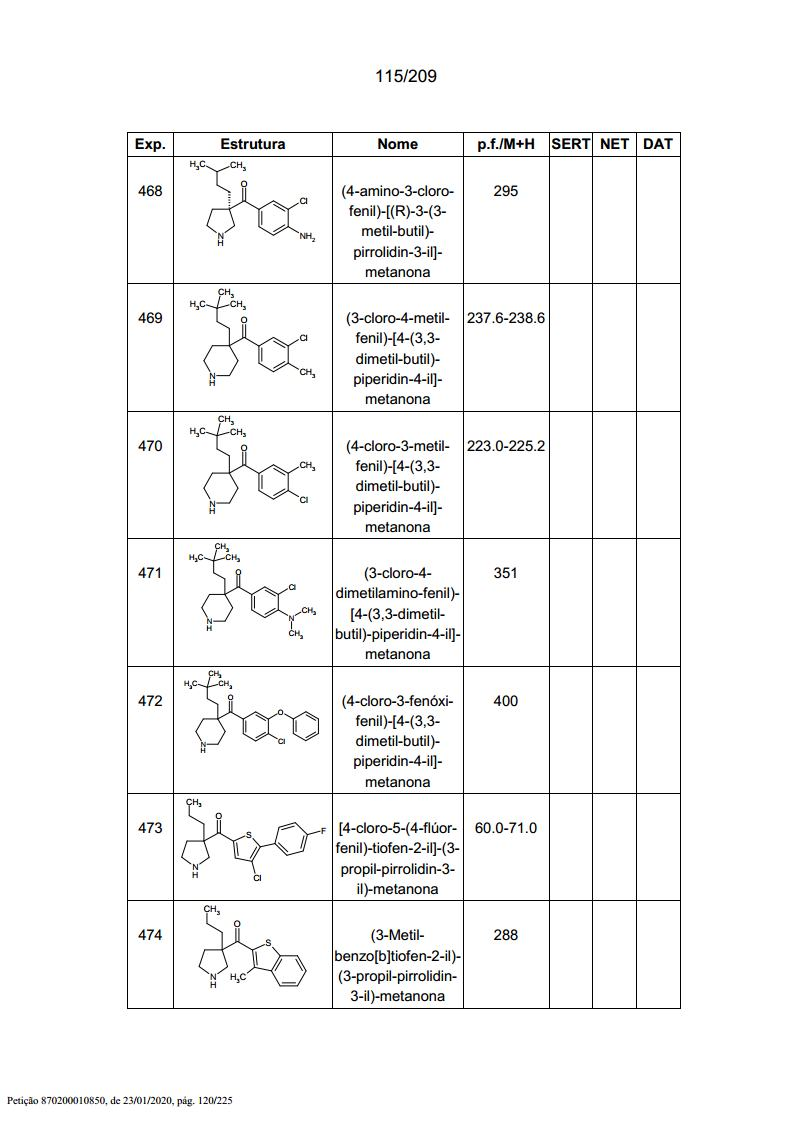
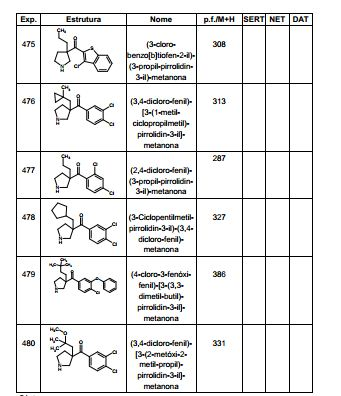
[00310] Compostos representativos de acordo com os métodos da invenção são apresentados na Tabela 1. Pontos de fusão (oC) na Tabela 1 são para os sais de cloridrato, a não ser que indicado de outra maneira. Tabela 1
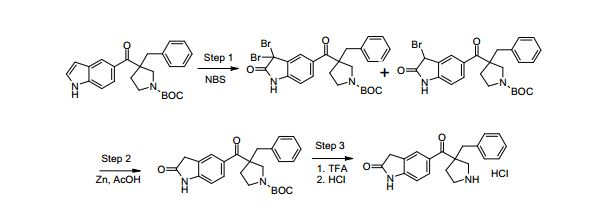
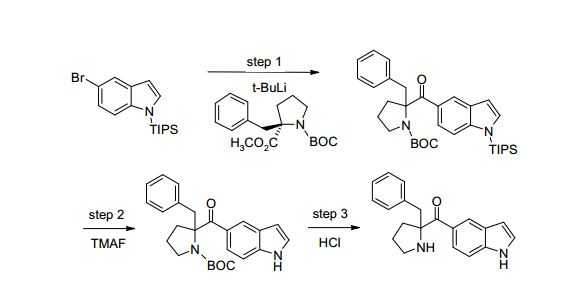
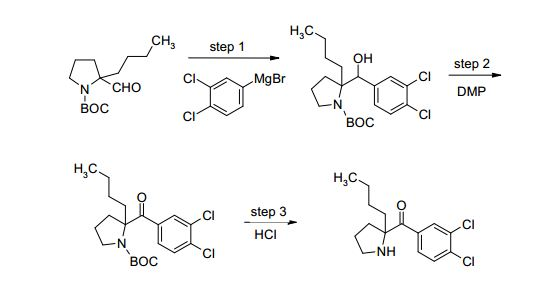
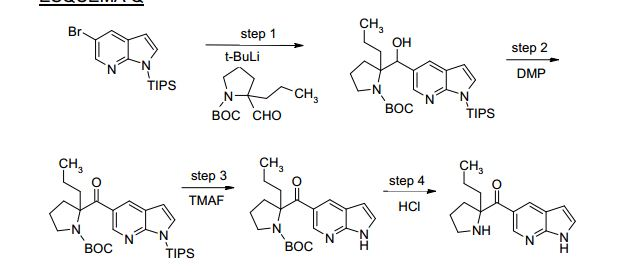
Síntese
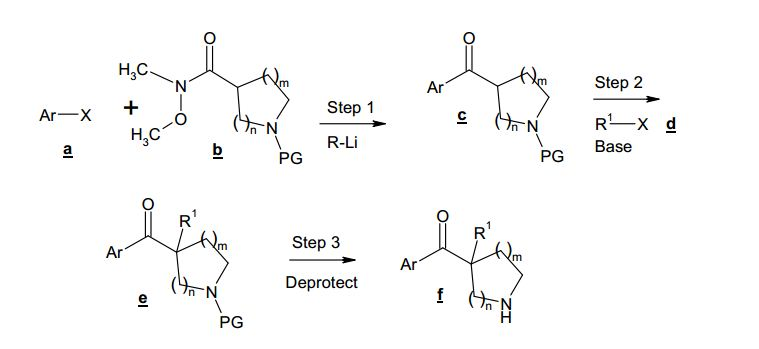
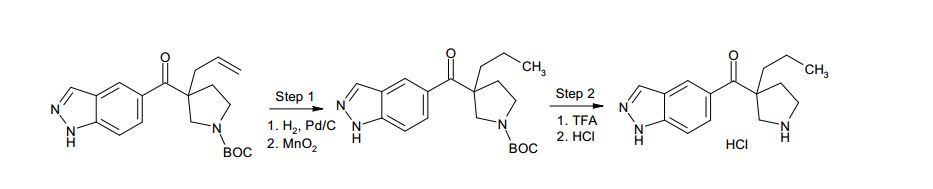
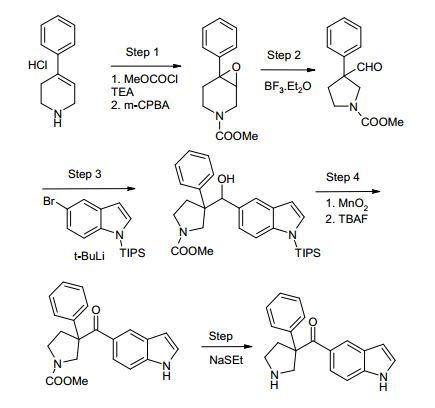
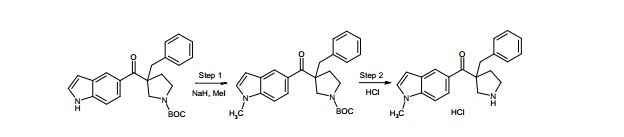
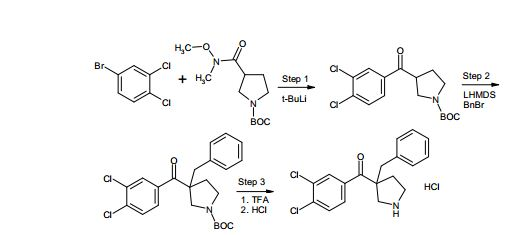
[00311] Compostos da presente invenção podem ser feitos por uma variedade de métodos descritos nos esquemas ilustrativos de reação sintética mostrados e descritos abaixo.
[00312] Os materiais de partida e reagentes usados na preparação desses compostos geralmente estão disponíveis dos fornecedores comerciais, tais como Aldrich Chemical Co., ou são preparados por métodos conhecidos daqueles versados na técnica seguindo os pro-cedimentos apresentados nas referências tais como Fieser and Fie- ser’s Reagentes for Organic Synthesis; Wiley & Sons: New York, 1991, Volumes 1-15; Rodd’s Chemistry of Carbon Compostos, Elsevier Science Publishers, 1989, Volumes 1-5 e Supplementals; and Organic Reactions, Wiley & Sons: New York, 1991, Volumes 1-40. Os seguintes esquemas de reação sintética são meramente ilustrativos de alguns métodos através dos quais os compostos da presente invenção podem ser sintetizados, e várias modificações nesses esquemas de reação sintética podem ser feitas e serão sugeridas por alguém versado na técnica tendo feito referência à descrição contida neste pedido.
[00313] Os materiais de partida e os intermediários dos esquemas da reação sintética podem ser isolados e purificados, se desejado, usando técnicas convencionais, incluindo, mas não limitado a, filtração, destilação, cristalização, cromatografia e similares. Tais materiais podem ser caracterizados usando meios convencionais, incluindo dados físicos constantes e espectrais.
[00314] A menos que especificado do contrário, as reações descritas aqui a seguir são conduzidas sob uma atmosfera inerte em pressão atmosférica a uma temperatura de reação de cerca de -78 °C a cerca de 150 °C, mais de preferência de cerca de 0 °C a cerca de 125 °C, e de melhor preferência e convenientemente a cerca da temperatura ambiente, por exemplo, cerca de 20 °C.
[00315] Esquema A abaixo ilustra um procedimento sintético para preparar compostos da invenção, em que X é halo ou outro grupo de saída e pode ser o mesmo ou diferente em cada ocorrência, PG é um grupo de proteção, e m, n, Ar e R1 são como definido aqui a seguir. ESQUEMA A
Legenda: Etapa - Desproteger
[00316] Na etapa 1 do Esquema A, um composto de arila a, tal como um haleto de arila, é reagido com um composto de amida heterocí- clica N-protegida b na presença de uma base forte, tal como reagente de alquil lítio, para proporcionar uma cetona heterocíclica de arila c. Os valores de m e n no composto b podem ser selecionados para prover pirrolidinila, piperidinila, azetidinila, azepinila, ou como porções he- terocíclicas. Na etapa 2 uma alquilação é realizada reagindo-se uma cetona heterocíclica de c com agente de alquilação d, para proporcionar o composto e. Agente de alquilação d pode compreender, por exemplo, um haleto de benzila, haleto de alquenila ou outro reagente de alquilação. O composto e pode então ser desprotegido na etapa 3 para proporcionar o composto f, o qual é um composto da fórmula I de acordo com a invenção.
[00317] Numerosas variações nos procedimentos do Esquema A são possíveis e serão facilmente perceptíveis para aqueles versados na técnica. Por exemplo, N-alquilação do composto f pode prover compostos onde R2 é alquila. Onde o grupo R1 introduzido na etapa 2 é alquenila ou alquinila, uma reação de hidrogênioação pode ser realizada para mudar o R1 em alquila.
[00318] Esquema B mostra outra via sintética para os compostos da invenção, em que R é alquila inferior, PG é um grupo de proteção, X é um grupo de saída, e m, n, Ar e R1 são como definido aqui a seguir. ESQUEMA B
Legenda: Etapa - Reduzir - Oxidar - Desproteger
[00319] Na etapa 1 do Esquema B, amina cíclica de éste de ácido carboxilíco g é tratada com agente de alquilação h na presença de base forte, tal como um reagente de alquil lítio, para prover amina cíclica alquilada i. A amina cíclica g pode ser pirrolidinila, piperidinila, azeti- dinila, azepinila, ou similar de acordo com os valores de m e n, como observado acima. Na etapa 2, o grupo éster do composto i é reduzido para proporcionar o composto de álcool primário j. A redução da etapa 2 pode ser alcançada, por exemplo, usando LiAlH4. Composto de álcool j então sofre uma oxidação parcial na etapa 4 para render composto de aldeído k. A oxidação da etapa 3 pode ser realizada, por exemplo, usando Dess Martin Periodinane ou um reagente cromado. Uma alquilação é realizada na etapa 4 através da reação do composto de aldeído k com brometo de aril magnésio m para proporcionar composto de álcool de arila n. Na etapa 5, álcool n é oxidado ao composto de aril cetona correspondente e. A oxidação pode ser realizada, por exemplo, usando MnO2, reagente Swern, ou como agente de ozida- ção. Na etapa 6, o composto de aril cetona e é desprotegido para prover composto f o qual é um composto da fórmula I de acordo com a invenção.
[00320] Muitas variações no procedimento do Esquema B são possíveis e são consideradas como estando dentro do escopo desta invenção. Por exemplo, um reagente de aril lítio pode ser usado na etapa 4. Detalhes específicos para produzir compostos da invenção são descritos na seção de exemplos abaixo. Utilidade
[00321] Os compostos da invenção são utilizáveis para o tratamento de doenças ou condições associadas com neurotransmissão de se- rotonina, neurotransmissão de norepinefrina e/ou neurotransmissão de dopamina. Tais doenças e condições incluem distúrbios depressivos e ansiolíticos, bem como esquizofrenia e outras psicoses, discinesias, vício em drogas, distúrbios cognitivos, mal de alzheimer, distúrbios de déficit de atenção tais como ADHD, comportamento obsessivo- compulsivo, ataques de pânico, fobias sociais, distúrbios da alimentação, tais como obesidade, anorexia, bulimia e compulsão alimentar periódica ("binge-eating"), estresse, hiperglicemia, hiperlipidemia, diabetes não-dependente de insulina, distúrbios de ataque tais como epilepsia, e tratamento de condições associadas com dano neurológico resultante de derrame cerebral, trauma cerebral, isquemia cerebral, ferimento na cabeça e hemorragia.
[00322] Os compostos da invenção também são utilizáveis para o tratamento de distúrbios e estados de doença do trato urinário tal como incontinência de esforço, incontinência de urgência, hipertrofia prostática benigna (BPH), prostatite, hiperreflexia detrusora, obstrução de saída, frequência urinária, noctúria, urgência urinária, bexiga supe- rativa, hipersensibilidade pélvica, uretrite, prostatodinia, cistite, hiper- sensibilidade idiopática da bexiga.
[00323] Os compostos da invenção também possuem propriedades anti-inflamatórias e/ou analgésicas, e consequentemente, espera-se encontrar utilidade no tratamento de estados de doença associados com condições de dor de uma ampla variedade de causas, incluindo, mas não limitado a, dor neuropática, dor inflamatória, dor cirúrgica, dor visceral, dor dental, dor pré-menstrual, dor central, dor devido a queimaduras, enxaquecas ou dores de cabeça agrupadas, dano no nervo, neurite, neuralgias, envenenamento, dano isquêmico, cistite intersticial, dor de câncer, infecção viral, parasítica ou bacteriana, danos pós- traumáticos (incluindo fraturas e danos esportivos), e dor associada com distúrbios do intestino funcional tal como síndrome do intestino irritável.
[00324] Compostos da invenção também são úteis no tratamento de artrite, incluindo, mas não limitado a, artrite reumatoide, espondilo- artropatias, artrite gotosa, osteoartrite, lúpus eritematoso sistêmico, e artrite juvenil, osteoartrite, artrite gotosa e outras condições artríticas. Administração e Composição Farmacêutica
[00325] A invenção inclui composições farmacêuticas compreendendo pelo menos um composto da presente invenção, ou um isômero individual, mistura de isômeros racêmicos ou não-racêmicos ou um sal ou solvato farmaceuticamente aceitável do mesmo, junto com pelo menos um veículo farmaceuticamente aceitável, e opcionalmente outros ingredientes terapêuticos e/ou profiláticos.
[00326] Em geral, os compostos da invenção serão administrados em uma quantidade terapeuticamente eficaz por qualquer um dos modos de administração aceitos para agentes que servem utilidades similares. Faixas de dosagem adequadas são tipicamente 1 a 500 mg diários, de preferência 1 a 100 mg diários, e de maior preferência 1 a 30 mg diários, dependendo de diversos fatores tal como a gravidade da doença a ser tratada, a via e forma de administração, a indicação atra- vés da qual a administração é direcionada, e as preferências e experi-ência do médico envolvido. Alguém versado na técnica de tratamento de tais doenças será capaz, sem experimentação e nos recursos do conhecimento pessoal e a descrição deste pedido, de verificar uma quantidade terapeuticamente eficaz dos compostos da presente invenção para uma dada doença. Compostos da invenção podem ser admi-nistrados como formulações farmacêuticas incluindo aquelas para ad-ministração oral (incluindo bucal e sublingual), retal, nasal, tópica, pulmonar, vaginal, ou parenteral (incluindo intramuscular, intra-arterial, intratecal, subcutânea e intravenosa) ou em uma forma adequada para administração por inalação ou insuflação. O modo de administração preferido é geralmente oral, usando um regime de dosagem diário que pode ser ajustado de acordo com o grau de aflição.
[00327] Um composto ou compostos da invenção, juntos com um ou mais adjuvantes, veículos ou diluentes convencionais, podem ser colocados na forma de composições farmacêuticas e dosagens unitárias. As composições farmacêuticas e formas de dosagem unitárias podem ser compreendidas de ingredientes convenientes em proporções convencionais, com ou sem compostos ou princípios ativos con-vencionais, e as formas de dosagem unitárias podem conter qualquer quantidade eficaz adequada do ingrediente ativo comensurável com a faixa de dosagem diária pretendida a ser empregada. As composições farmacêuticas podem ser empregadas como sólidos, tal como com-primidos ou cápsulas recheadas, semissólidos, pós, formulações de liberação prolongada, ou líquidos tais como soluções, suspensões, emulsões, elixires, ou cápsulas recheadas para uso oral; ou na forma de supositórios para administração retal ou vaginal; ou na forma de soluções estéreis injetáveis para uso parenteral. Formulações contendo cerca de um (1) miligrama de ingrediente ativo ou, mais amplamente, cerca de 0,01 a cerca de cem (100) miligramas, por comprimido, são consequentemente formas de dosagem unitária representativas adequadas.
[00328] Os compostos da invenção podem ser formulados em uma ampla variedade de formas de dosagem para administração oral. As composições farmacêuticas e formas de dosagem podem compreender um composto ou compostos da presente invenção ou sais farma- ceuticamente aceitáveis do mesmo como o componente ativo. Os veí-culos farmaceuticamente aceitáveis podem ser ou sólidos ou líquidos. Preparações de forma sólida incluem pós, comprimidos, pílulas, cáp-sulas, cachets, supositórios, e grânulos dispersáveis. Um veículo sólido pode ser uma ou mais substâncias que também podem agir como diluentes, agentes flavorizantes, solubilizantes, lubrificantes, agentes de suspensão, aglutinantes, conservantes, agentes de desintegração de comprimido, ou um material de encapsulamento. Em pós, o veículo geralmente é um sólido finamente dividido que é uma mistura como o componente ativo finamente dividido. Em comprimidos, o componente ativo geralmente é misturado com o veículo tendo a capacidade de aglutinação necessária em proporções adequadas e compactadas na forma e tamanho desejados. Os pós e comprimidos contêm, de prefe-rência, de cerca de um (1) a cerca de setenta (70) por cento do com-posto ativo. Veículos adequados incluem, mas não são limitados a, carbonato de magnésio, estearato de magnésio, talco, açúcar, lactose, pectina, dextrina, amido, gelatina, tragacanto, metilcelulose, carboxi- metilcelulose de sódio, uma cera de baixa fusão, manteiga de cacau e similares. Pretende-se que o termo "preparação" inclua a formulação do composto ativo com material de encapsulamento como veículo, provendo uma cápsula em que o componente ativo, com ou sem veículos, é circundado por um veículo, que está em associação com o mesmo. De modo similar, cachets e losangos estão incluídos. Comprimidos, pós, cápsulas, pílulas, cachets, e losangos podem ser como formas sólidas adequadas para administração oral.
[00329] Outras formas adequadas para administração oral incluem preparações na forma líquida incluindo emulsões, xaropes, elixires, soluções aquosas, suspensões aquosas, ou preparações na forma sólida que pretende-se que sejam convertidas um pouco antes do uso em preparações na forma líquida. Emulsões podem ser preparadas em soluções, por exemplo, em soluções aquosas de propileno glicol ou podem conter agentes emulsificantes, por exemplo, tal como lecitina, mono-oleato de sorbitano, ou acácia. Soluções aquosas podem ser preparadas dissolvendo-se o componente ativo em água e adicionando corantes, flavorizantes, estabilizadores e agentes de espessamen- to. Suspensões aquosas podem ser preparadas dispersando-se o componente ativo finamente dividido em água com material viscoso, tal como gomas naturais ou sintéticas, resinas, metilcelulose, carboxi- metilcelulose de sódio, e outros agentes de suspensão bem- conhecidos. Preparações na forma sólida incluem soluções, suspensões, e emulsões, e podem conter, além do componente ativo, corantes, flavorizantes, estabilizadores, tampões, adoçantes naturais e artificiais, dispersantes, espessantes, agentes de solubilização e similares.
[00330] Os compostos da invenção podem ser formulados para administração parenteral (por exemplo, por injeção, por exemplo, injeção de bólus ou infusão contínua), e podem ser apresentados em forma de dosagem unitária em ampolas, seringas preenchidas, infusão de pouco volume ou em recipientes de múltiplas doses com um conservante adicionado. As composições podem tomar tais formas como suspensões, soluções, ou emulsões em veículos oleosos ou aquosos, por exemplo, soluções em polietileno glicol. Exemplos de veículos oleosos ou não-aquosos, diluentes, solventes ou veículos incluem propi- leno glicol, polietileno glicol, óleos vegetais (por exemplo, óleo de oli va), e ésteres de orgânicos injetáveis (por exemplo, oleato de etila), e podem conter agentes de formulação tal como conservante, umidifi- cante, emulsificante ou de suspensão, estabilizadores e /ou agentes de dispersão. De forma alternada, o ingrediente ativo pode estar na forma de pó, obtido por isolamento asséptico de sólido estéril ou por liofilização da solução para constituição antes do uso com veículo adequado, por exemplo, água livre de pirogênio, estéril.
[00331] Os compostos da invenção podem ser formulados para administração tópica na epiderme como unguentos, cremes ou loções, ou como atadura transdérmica. Unguentos e creme podem, por exemplo, ser formulados com uma base oleosa ou aquosa com a adição de agentes de espessamento e/ou congelamento adequados. Loções podem ser formuladas com uma base oleosa ou aquosa, e irão conter, em geral, um ou mais agentes emulsificantes, agentes de estabilização, agentes dispersantes, agentes de espessamento, ou agentes de coloração. Formulações adequadas para administração tópica na boca incluem losengos compreendendo agentes ativos em uma base flavo- rizada, usualmente sacarose e acácia ou tragacanto; pastilhas compreendendo o ingrediente ativo em uma base inerte tal como gelatina e glicerina ou sacarose e acácia; e colutórios bucais compreendendo o ingrediente ativo em um veículo líquido adequado.
[00332] Os compostos da invenção podem ser formulados para administração como supositórios. Uma cera de baixa fusão, tal como uma mistura de glicerídeos de ácido graxo ou manteiga de cacau é primeiramente fundida, e o componente ativo é dispersado homoge-neamente, por exemplo, por agitação. A mistura homogênea fundida é então derramada em moldes de tamanho conveniente, deixada resfriar e solidificar.
[00333] Os compostos da invenção podem ser formulados para administração vaginal. Pessários, tampões, cremes, géis, pastas, es- pumas ou sprays contendo além do ingrediente ativo tais veículos como são conhecidos na técnica para serem apropriados. Os compostos referidos podem ser formulados para administração nasal. As soluções ou suspensões são aplicadas diretamente na cavidade nasal por meios convencionais, por exemplo, com um conta-gotas, pipeta ou spray. As formulações podem ser fornecidas em uma forma única ou de múl- tipas doses. No último caso de um conta-gotas ou pipeta, isso pode ser alcançado pelo paciente administrando um volume predeterminado, apropriado da solução ou suspensão. No caso de um spray, isso pode ser alcançado, por exemplo, por meio de uma bomba de medição de atomização do spray.
[00334] Os compostos da invenção podem ser formulados para administração aerossol, particularmente ao trato respiratório e incluindo administração intranasal. O composto terá, geralmente, uma granu- lometria pequena, por exemplo, da ordem de cinco (5) mícrons ou me-nos. Tal granulometria pode ser obtida por meios conhecidos na técnica, por exemplo, por micronização. O ingrediente ativo é fornecido em uma embalagem pressurizada com um propelente adequado, tal como um clorofluorocarbono (CFC), por exemplo, diclorodifluorometano, tri- clorofluorometano, ou diclorotetrafluoroetano, ou dióxido de carbono ou outro gás adequado. O aerossol também pode, convenientemente, conter um tensoativo tal como lecitina. A dose do fármaco pode ser controlada por uma válvula medida. De maneira alternativa, os ingredientes ativos podem ser fornecidos em uma forma de um pó seco, por exemplo, uma mistura de pó do composto em uma base de pó adequada tal como lactose, amido, derivados de amido tal como hidroxi- propilmetil celulose e polivinilpirrolidina (PVP). O veículo pó irá formar um gel na cavidade nasal. A composição do pó pode ser apresentada na forma de dose unitária, por exemplo, em cápsulas ou cartuchos de, por exemplo, gelatina ou embalagens tipo blister das quais o pó pode ser administrado por meio de um inalador.
[00335] Quando desejado, formulações podem ser preparadas com revestimentos entéricos adaptados para administração de liberação prolongada ou controlada do ingrediente ativo. Por exemplo, os com-postos da presente invenção podem ser formulados em dispositivos de liberação transdérmica ou subcutânea de fármaco. Esses sistemas de liberação são vantajosos quando a liberação prolongada do composto é necessária e quando o paciente em regime de tratamento é crucial. Compostos em sistemas de liberação transdérmica são frequentemente ligados a um suporte sólido de adesão à pele. O composto de interesse também pode ser combinado com um potenciador de penetração, por exemplo, Azona (1-dodecilazacicloheptan-2-ona). Sistemas de distribuição de liberação prolongada são inseridos subcutaneamen- te na camada subdérmica por cirurgia ou injeção. Os implantes sub- dérmicos sintetizam o composto em uma membrana solúvel lipídica, por exemplo, borracha de silicone, ou um polímero biodegradável, por exemplo, ácido poliláctico.
[00336] As preparações farmacêuticas são, de preferência, em formas de dosagem unitárias. Em tal forma, a preparação é subdividida em doses unitárias contendo quantidades apropriadas do componente ativo. A forma de dosagem unitária pode ser uma preparação embalada, a embalagem contendo quantidades discretas da preparação, tal como comprimidos embalados, cápsulas, e pós em frascos ou ampolas. Também, a forma de dosagem unitária por ser uma cápsula, comprimido, cachet, ou o próprio losango, ou pode ser o número apropriado de qualquer um desse em forma embalada.
[00337] Outros veículos farmacêuticos adequados e suas formulações são descritos em Remington: The Science and Practice of Pharmacy 1995, edited by E. W. Martin, Mack Publishing Company, 19th edition, Easton, Pennsylvania. Formulações farmacêuticas representa- tivas contendo um composto da presente invenção são descritos abaixo. Exemplos
[00338] As preparações e exemplos seguintes são dados para permitir àqueles versados na técnica a entender mais claramente e praticar a presente invenção. Eles não devem ser considerados como limi- tantes do escopo da invenção, mas meramente como sendo ilustrativos e representativos da mesma. As seguintes abreviações podem ser usadas nos Exemplos. ABREVIAÇÕES AcOH ácido acético Bn benzila (BOC)2O dicarbonato de di-terc-butila t-BuLi terc-butil-lítio t-BuOH álcool terc-butílico m-CPBA ácido 3-cloroperoxibenzóico DCM diclorometano/cloreto de metileno DEA dietilamina DIPEA di-isopropiletilamina DIBALH hidreto de di-isobutilalumínio DMF N,N-dimetilformamida DMP Dess Martin Periodinane (éster ácido 1,1-diacetóxi-3-oxo- 1lambda*5*-ioda-2-oxa-indan-1-il) Dppf 1,1’-bis(difenilfosfino)ferroceno EDC cloridrato de 1-(3-dimetilaminopropil)-3-etilcarbodi-imida EtOAc acetato de etila HPLC cromatografia líquida de alta pressão HOBt 1-hidroxibenzotriazol LAH hidreto de lítio alumínio LHMDS bis(trimetilsilil)amida de lítio MeOH metanol MsCl cloreto de metanossulfonila NBS N-bromossuccinimida PFBSF fluoreto de perfluorobutanossulfonila TBAF fluoreto de tetrabutilamônio TBAHS hidrogêniossulfato de tetrabutil amônio TBDMS terc-butildimetilsilila TMSI iodotrimetilsilano TEA trietilamina TIPS tri-isopropilsilila TFA ácido trifluoroacético THF tetra-hidrofuranoo TMAF fluoreto de tetrametilamônio TMS trimetilsilila Preparação 1 5-Bromo-1-tri-isopropilsilanil-1 H-indol
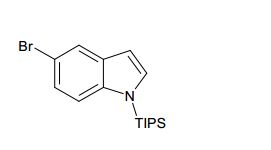
[00339] Bis(trimetilsilil)amida de lítio (1,0 M em THF, 28 mL, 28 mmols) foi lentamente adicionada a uma solução de 5-bromoindol (5,00 g, 25,5 mmols) em THF (60 mL) a -78o C, sob atmosfera de nitrogênio. A mistura de reação foi agitada a-78 °C por 20 minutos, depois tri-isopropilsililcloreto (5,7 mL, 26,8 mmols) foi adicionado. A mistura resultante foi agitada a -78 °C por 20 minutos, depois aquecida à temperatura ambiente por um período de 1 hora. A reação foi enxaguada pela adição de uma solução aquosa saturada de NH4Cl, diluída com água, e a mistura resultante foi extraída com EtOAc. A camada orgânica foi separada, seca sobre MgSO4, filtrada e evaporada sob pressão reduzida para dar um óleo bruto que foi purificado por croma- tografia instantânea (hexano 100 %) fornecendo 8,94 g (99 % de ren-dimento) de 5-bromo-1-tri-isopropilsilanil-1H-indol como um óleo incolor.
[00340] Em uma maneira similar, usando o material de partida apropriado, os seguintes compostos foram preparados: 5-Bromo-1-tri-isopropilsilanil-1H-indazol (86 % de rendimen-to, sólido amarelo); 5-Bromo-1-tri-isopropilsilanil-1H-pirrolo[2,3-b]piridina (87 % de rendimento, sólido amarelo); 5-Bromo-2-metil-1-tri-isopropilsilanil-1H-indol; 5-Bromo-1-tri-isopropilsilanil-2,3-di-hidro-1H-indol (100 % de rendimento, sólido branco); 5-Bromo-1-(terc-butil-dimetil-silanil)-1H-indol; e 5-Bromo-7-flúor-1-tri-isopropilsilanil-1H-indol. Preparação 2 1-terc-butil éster 2-metil éster de ácido (R)-2-benzil-pirrolidina-1,2- dicarboxílico
[00341] A síntese de 1-terc-butil éster 2-metil éster de ácido (R)-2- benzil-pirrolidina-1,2-dicarboxílico foi realizada de acordo com a processo mostrado no Esquema C. ESQUEMAC
Legenda: step = etapa Etapa 1 1-terc-butil éster de ácido (R)-2-benzil-pirrolidina-1,2- dicarboxílico
[00342] Uma mistura de ácido (R)-2-benzil-pirrolidina-2-carboxílico (2,07 g, 10,1 mmols) e hidróxido penta-hidrato de tetrametilamônio (1,83 g, 10,1 mmols) em acetonitrila (100 mL) foi agitada sob nitrogênio por 90 minutos, depois (Boc)2O (3,31 g, 15,2 mmols) foi adicionado. Após 48 horas, uma segunda porção de (Boc)2O (1,10 g, 5,0 mmols) foi adicionada. Após 24 horas, a mistura de reação foi concentrada in vacuo, depois dividida entre éter (100 mL) e água (50 mL). A fase aquosa foi lavada com éter (50 mL) depois acidificada a pH 4 com 10 % de ácido cítrico aquoso (20 mL). A solução resultante foi extraída com EtOAc, e os extratos combinados foram lavados com salmoura (30 mL), secos (MgSO4), filtrados e concentrados in vacuo para render 1-terc-butil éster de ácido (R)-2-benzil-pirrolidina-1,2-dicarboxílico (1,26 g, 4,13 mmols, 41 %) como uma espuma. Etapa 2 1- terc- butil éster 2-metil éster de ácido (R)-2-benzil-pirrolidina- 1,2-dicarboxílico
[00343] A uma solução agitada de 1-terc-butil éster de ácido (R)-2- benzil-pirrolidina-1,2-dicarboxílico (1,23 g, 4,0 mmols) em THF (10 mL) e metanol (10 mL) a 0°C sob nitrogênio foi adicionado TMS- diazometano (5,0 mL de uma solução a 2,0 M em hexanos, 5,0 mmols) em gotas. A mistura de reação foi aquecida á temperatura ambiente, depois concentrada in vacuo a um óleo (1,36 g). Purificação por cro- matografia (sílica, 5 - 15 % de EtOAc em hexanos) rendeu 1-terc-butil éster 2-metil éster de ácido (R)-2-benzil-pirrolidina-1,2-dicarboxílico (1,03 g, 3,23 mmols, 81 %) como um óleo. Preparação 3 terc- butil éster de ácido 2-n-butil-2-formil-pirrolidina-1-carboxílico
[00344] A síntese de terc-butil éster de ácido 2-butil-2-formil- pirrolidina-1-carboxílico foi realizada de acordo com o processo mostrado no Esquema D. ESQUEMA D
Legenda: step = etapa Etapa 1 1- terc- butil éster 2-metil éster de ácido 2-n-butil-pirrolidina-1,2- dicarboxílico
[00345] A uma solução agitada de 1-terc-butil éster 2-metil éster de ácido pirrolidina-1,2-dicarboxílico (3,00 g, 13,1 mmols) m THF (50 mL) a -78 °C e sob nitrogênio foi adicionado LHMDS (14,4 mL de solução a 1,0 M em THF, 14,4 mmols) em gotas. Após 30 minutos, uma solução de 1-iodobutano (2,23 mL, 19,7 mmols) em THF (1 mL) foi adicionada em gotas. A mistura de reação foi agitada por 30 minutos a -78 °C, aquecida à temperatura ambiente por 90 minutos, depois extinta pela adição de NH4Cl aquoso saturado e extraída com EtOAc. O extratos combinados foram lavados NaHCO3 aquoso saturado e salmoura depois secos (MgSO4), filtrados e concentrados in vacuo para um óleo amarelo (4,5 g). Purificação por cromatografia (sílica, 10 % de EtOAc em hexanos) rendeu 1-terc-butil éster 2-metil éster de ácido 2-butil- pirrolidina-1,2-dicarboxílico (2,57 g, 9,01 mmols, 69 %) como um óleo incolor claro.
[00346] Utilizando o procedimento acima e os materiais de partida apropriados, os seguintes foram similarmente preparados: 1-terc-butil éster 2-metil éster de ácido 2-propil-pirrolidina- 1,2-dicarboxílico (óleo incolor, 85 %) usando 1-iodopropano; 1-terc-butil éster 2-metil éster de ácido 2-etoximetil- pirrolidina-1,2-dicarboxílico (óleo incolor, 76 %) usando clorometóxi- etano; 1-terc-butil éster 2-metil éster de ácido 2-(3,3-diflúor-alil)- pirrolidina-1,2-dicarboxílico (óleo incolor, 11 %) usando 1,1,1-triflúor-3- iodopropano; 1-terc-butil éster 2-etil éster de ácido 2-isopropoximetil- pirrolidina-1,2-dicarboxílico (óleo incolor, 49 %) de clorometóxi- isopropil éter e 1-terc-butil éster 2-etil éster de ácido pirrolidina-1,2- dicarboxílico; 1-terc-butil éster 2-etil éster de ácido 2-Isobutil-pirrolidina- 1,2-dicarboxílico (óleo incolor, 67 %) de 1-iodo-2-metilpropano e 1- terc-butil éster 2-etil éster de ácido pirrolidina-1,2-dicarboxílico; 1-terc-butil éster 2-etil éster de ácido 2-ciclopropilmetil- pirrolidina-1,2-dicarboxílico (óleo incolor, 50 %) de brometo de ciclo- propilmetila e 1-terc-butil éster 2-etil éster de ácido pirrolidina-1,2- dicarboxílico; 1-terc-butil éster 2-metil éster de ácido 5,5-dimetil-2-propil- pirrolidina-1,2-dicarboxílico, (óleo incolor, 76 %) de 1-iodopropano e 1- terc-butil éster 2-metil éster de ácido 5,5-dimetil-pirrolidina-1,2- dicarboxílico: 1-terc-butil éster 2-metil éster de ácido (2R,4R)-4-(terc-butil- dimetil-silanilóxi)-2-propil-pirrolidina-1,2-dicarboxílico (óleo incolor, 26 %) e 1-terc-butil éster 2-metil éster de ácido (2S,4R)-4-(terc-butil- dimetil-silanilóxi)-2-propil-pirrolidina-1,2-dicarboxílico (óleo incolor, 30 %) de 1-iodopropano e 1-terc-butil éster 2-metil éster de ácido (2S,4R)- 4-(terc-butil-dimetil-silanilóxi)-pirrolidina-1,2-dicarboxílico; 1-terc-butil éster 2-metil éster de ácido 2-propil-azetidina- 1,2-dicarboxílico (óleo incolor, 80 %) de 1-iodopropano e 1-terc-butil éster 2-metil éster de ácido azetidina-1,2-dicarboxílico; 1-terc-butil éster 2-etil éster de ácido 2-propil-piperidina-1,2- dicarboxílico, (óleo incolor, 38 %) de 1-iodopropano e 1-terc-butil éster 2-etil éster de ácido piperidina-1,2-dicarboxílico; e 1-terc-butil éster 2-metil éster de ácido 2-(tetra-hidro-piran- 4-ilmetil)-pirrolidina-1,2-dicarboxílico. Etapa 2 terc-butil éster de ácido 2-n-butil-2-hidroximetil-pirrolidina-1- carboxílico
[00347] A uma solução agitada de 1-terc-butil éster 2-metil éster de ácido 2-butil-pirrolidina-1,2-dicarboxílico (0,842 g, 2,95 mmols) em THF (30 mL) a 0 °C sob nitrogênio foi adicionado LiAlH4 (2,95 mL de uma solução a 1,0 M em THF, 2,95 mmols) em gotas. Após 15 min, a mistura de reação foi extinta pela adição de deca-hidrato sulfato de sódio (2,5 g), depois filtrada. A torta de filtro foi lavada com DCM (50 mL), depois os filtrados combinados foram concentrados in vacuo para dar terc-butil éster de ácido 2-butil-2-hidroximetil-pirrolidina-1-carboxílico (0.763 g) como um óleo incolor, claro que foi usado diretamente sem purificação adicional.
[00348] Utilizando o procedimento acima e os materiais de partida apropriados, os seguintes foram similarmente preparados: terc-butil éster de ácido 2-hidroximetil-2-propil-pirrolidina-1- carboxílico (óleo amarelo, 94 %); terc-butil éster de ácido 2-hidroximetil-2-isopropoximetil- pirrolidina-1-carboxílico (óleo incolor, 89 %); terc-butil éster de ácido 2-hidroximetil-2-isobutil-pirrolidina- 1-carboxílico, (óleo incolor, 100 %); terc-butil éster de ácido 2-ciclopropilmetil-2-hidroximetil- pirrolidina-1-carboxílico, (óleo incolor, 100 %); terc-butil éster de ácido 2-hidroximetil-5,5-dimetil-2-propil- pirrolidina-1-carboxílico, (óleo incolor, 100 %); terc-butil éster de ácido (2S,4R)-2-hidroximetil-2-propil-4- (1,1,2,2-tetrametil-propóxi)-pirrolidina-1-carboxílico, (óleo incolor, 100 %) e terc-butil éster de ácido 2-hidroximetil-2-(tetra-hidro-piran-4- ilmetil)-pirrolidina-1-carboxílico. Etapa 3 terc-butil éster de ácido 2-n-butil-2-formil-pirrolidina-1- carboxílico
[00349] A uma solução agitada de terc-butil éster de ácido 2-2-butil- 2-hidroximetil-pirrolidina-1-carboxílico (0,763 g, cerca de 2,95 mmols) em DCM (30 mL) a 0 °C sob nitrogênio foi adicionado DMP (2,50 g, 5,90 mmols) em uma porção simples, depois a mistura de reação foi aquecida à temperatura ambiente. Após 14 h, a mistura de reação foi diluída com DCM (70 mL), lavada com NaOH a 1 N (2 x 30 mL) e salmoura (30 mL), depois seca (MgSO4), filtrada e concentrada in vacuo. Purificação por cromatografia (sílica, 10 - 20 % de EtOAc em hexa- nos) rendeu terc-butil éster de ácido 2-butil-2-formil-pirrolidina-1- carboxílico (0,359 g, 1,41 mmol, 48 %) como um óleo amarelo pálido.
[00350] Utilizando o procedimento acima e os materiais de partida apropriados, os seguintes foram similarmente preparados: terc-butil éster de ácido 2-formil-2-propil-pirrolidina-1- carboxílico (óleo incolor, 92 %); terc-butil éster de ácido 2-formil-2-isopropoximetil- pirrolidina-1-carboxílico (óleo incolor, 77 %); terc-butil éster de ácido 2-formil-2-isobutil-pirrolidina-1- carboxílico, (óleo incolor, 79 %); terc-butil éster de ácido 2-ciclopropilmetil-2-formil- pirrolidina-1-carboxílico, (óleo amarelo, 85 %); terc-butil éster de ácido 2-formil-5,5-dimetil-2-propil- pirrolidina-1-carboxílico, (óleo incolor, 85 %): terc-butil éster de ácido (2S,4R)-4-(terc-butil-dimetil- silanilóxi)-2-formil-2-propil-pirrolidina-1-carboxílico, (óleo incolor, 63 %); e terc-butil éster de ácido 2-formil-2-(tetra-hidro-piran-4- ilmetil)-pirrolidina-1-carboxílico Preparação 4 terc- butil éster de ácido 2-etoximetil-2-formil-pirrolidina-1-carboxílico
[00351] O procedimento sintético para esta preparação está destacado no Esquema E abaixo. ESQUEMA E
[00352] A uma solução agitada de 1-terc-butil éster 2-metil éster de ácido 2-etoximetil-pirrolidina-1,2-dicarboxílico (1,00 g, 3,48 mmols, preparado usando o procedimento de preparação 3 da etapa 1) em THF (40 mL) a -78 °C sob nitrogênio foi adicionado DIBALH (4,09 mL de solução a 1,7 M em PhCH3, 6,96 mmols) em gotas por 15 minutos de modo que a temperatura interna não exceda a -75°C. Após 4,5 horas, a mistura de reação foi extinta pela adição de deca-hidrato sulfato de sódio (4 g) e MeOH (0,5 mL) e depois aquecida à temperatura ambiente. A mistura de reação foi diluída com EtOAc (50 mL) e filtrada. A torta de filtro foi lavada com EtOAc (200 mL), e os filtrados combinados foram concentrados in vacuo a um óleo incolor. Purificação por cromatografia (sílica, 10 - 30 % de EtOAc em hexanos) rendeu terc- butil éster de ácido 2-etoximetil-2-formil-pirrolidina-1-carboxílico (0,528 g, 2,05 mmols, 59 %) como um óleo incolor, claro.
[00353] Utilizando o procedimento acima e os materiais de partida apropriados, os seguintes foram similarmente preparados: terc-butil éster de ácido 2-(3,3-diflúor-alil)-2-formil- pirrolidina-1-carboxílico (óleo incolor, 100 %); terc-butil éster de ácido (2R,4R)-4-(terc-butil-dimetil- silanilóxi)-2-formil-2-propil-pirrolidina-1-carboxílico, (óleo incolor, 36 %); terc-butil éster de ácido 2-formil-2-propil-azetidina-1- carboxílico, (óleo incolor, 53 %); e terc-butil éster de ácido 2-hidroximetil-2-propil-piperidina-1- carboxílico, (óleo incolor, 72 %). Preparação 5 terc- butil éster de ácido 4-formil-4-propil-piperidina-1-carboxílico
[00354] O procedimento sintético para esta preparação está destacado no Esquema F abaixo. ESQUEMA F
Legenda: step = etapa Etapa 1 1-terc-butil éster 4-etil éster de ácido 4-propil-piperidina-1,4- dicarboxílico
[00355] A uma solução de hexametildisilazida de potássio (29,1 g, 146 mmols) em THF (200 mL) a -78 °C foi adicionado N-Boc- piperidina-4-carboxilato de etila (25 g, 97 mmols). A mistura de reação foi agitada a -78 °C por 30 minutos, depois 1-iodopropano (14,2 mL, 146 mmols) foi lentamente adicionado. A mistura de reação foi agitada a -78° C por mais 20 minutos, depois aquecida à temperatura ambiente e agitada por 1 hora. A reação foi extinta pela adição de solução aquosa saturada de NH4Cl e extraída com EtOAc. Os extratos orgânicos combinados foram lavados com salmoura, secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (0% a 50% de EtOAc em hexanos) para proporcionar 19,3 g (66%) de 1-terc-butil éster 4-etil éster de ácido 4- propil-piperidina-1,4-dicarboxílico como um óleo amarelo. Etapa 2 terc-butil éster de ácido 4-formil-4-propil-piperidina-1- carboxílico
[00356] A uma solução de 1-terc-butil éster 4-etil éster de ácido 4- propil-piperidina-1,4-dicarboxílico (19,3 g, 64,3 mmols) em THF (120 mL) a 0 °C foi lentamente adicionado hidreto de lítio e alumínio (1,0 M em THF, 65 mL, 65 mmols). A mistura de reação foi agitada a 0 °C por uma hora, depois extinta pela lenta adição de Na2SO4^0H2O sólido, e agitada vigorosamente à temperatura ambiente por uma hora. Os sólidos foram removidos através de filtração por Celite, enxaguados com EtOAc. O filtrado foi concentrado sob pressão reduzida para dar um óleo amarelo.
[00357] Em um frasco separado, cloreto de oxalila (5,4 mL, 64,3 mmols) foi dissolvido em diclorometano (150 mL) e resfriado a -78 °C. Dimetilsulfóxido (9,1 mL, 130 mmols) foi adicionado lentamente e a mistura de reação foi agitada a -78 °C por 15 min. O óleo amarelo acima dissolvido em diclorometano (50 mL) foi adicionado lentamente. Após agitação a -78 °C por 15 minutos, Et3N (45 mL, 322 mmols) foi adicionado. A mistura de reação foi deixada aquecer à temperatura ambiente por uma hora, depois foi extinta com H2O e extraída com di- clorometano. Os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (0 % a 50 % de EtOAc em hexanos) para proporcionar 12,3 g (75 %) de terc-butil éster de ácido 4-formil-4-propil-piperidina-1-carboxílico como um óleo incolor. Exemplo 1 (3-benzil-pirrolidin-3-il)-( 1H-indol-5-il)-metanona
[00358] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema G. ESQUEMAG
Legenda: step = etapa Etapa 1 terc-butil de ácido 3-(metóxi-metil-carbamoil)-pirrolidina-1- carboxílico
[00359] 1-terc-butil éster de ácido pirrolidina-1,3-dicarboxílico (3,00 g, 13,93 mmols), cloridrato de N,O-dimetil-hidroxilamina (1,63 g, 16,72 mmols), cloridrato de 1-(3-dimetilaminopropil)-3-etilcarbodiimida (2,94 g, 15,32 mmols) e 1-hidroxibenzotriazol (2,07 g, 15,32 mmols) foram co-locados em um frasco de fundo redondo de 100 mL e dissolvidos em DMF (30 mL). Diisopropiletilamina (6,1 mL, 34,82 mmols) foi adicionada lentamente, e a mistura de reação foi agitada à temperatura ambiente por 24 horas. A reação foi extinta pela adição de água e extraída com acetato de etila. Os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre MgSO4, filtrados e evaporados sob pressão reduzida para dar 2,60 g (72 % de rendimento) de terc-butil éster de ácido 3-(metóxi-metil-carbamoil)-pirrolidina-1-carboxílico como um óleo amarelo pálido que foi usado na próxima etapa sem purificação adicional.
[00360] De modo similar, usando o procedimento da etapa 1 foram: terc-butil éster de ácido 4-(metóxi-metil-carbamoil)- piperidina-1-carboxílico; terc-butil éster de ácido piperidina-1-carboxílico; terc-butil éster de ácido azetidina-1-carboxílico; e terc-butil éster de ácido 3-(metóxi-metil-carbamoil)-azepina- 1-carboxílico. Etapa 2 terc-butil éster de ácido 3-(1-tri-isopropilsilanil-1 H-indol-5- carbonil)-pirrolidina-1-carboxílico
[00361] terc-butil-lítio (1,7 M em pentano, 13 mL, 22,13 mmols) foi adicionado a uma solução de 5-bromo-1-tri-isopropilsilanil-1H-indol (3,54 g, 10,06 mmols) em THF (35 mL) a -78 °C sob atmosfera de nitrogênio. A mistura de reação amarela pálida foi agitada a -78 °C por 15 minutos, depois uma solução de terc-butil éster de ácido 3-(metóxi- metil-carbamoil)-pirrolidina-1-carboxílico (2,60 g, 10,06 mmols) em THF (5 mL) foi adicionada lentamente. A mistura resultante foi agitada a -78 °C por 30 minutos, depois deixada aquecer à temperatura ambiente por um período de 1 hora. A reação foi extinta pela adição de uma solução aquosa saturada de NH4Cl e foi dividida entre água e EtOAc. A camada orgânica foi seca sobre MgSO4, filtrada e evaporada sob pressão reduzida. O resíduo bruto foi purificado por cromatografia instantânea (10 % a 25 % de EtOAc em hexano) para dar 2,66 g (56 % de rendimento) de terc-butil éster de ácido 3-(1-tri-isopropilsilanil-1H- indol-5-carbonil)-pirrolidina-1-carboxílico como um óleo incolor. Etapa 3 terc-butil éster de ácido 3-benzil-3-(1-tri-isopropilsilanil-1 H- indol-5-carbonil)-pirrolidina-1-carboxílico
[00362] bis(trimetilsilil)amida de lítio (1,0 M em THF, 12,1 mL) foi adicionada a uma solução de terc-butil éster de ácido 3-(1-tri- isopropilsilanil-1H-indol-5-carbonil)-pirrolidina-1-carboxílico (1,90 g, 4,03 mmols) em THF (25 mL) a 0 °C sob atmosfera de nitrogênio. A mistura de reação foi agitada a 0 °C por 10 minutos e depois brometo de benzila (1,9 mL, 16,12 mmols) foi adicionado. A mistura resultante foi aquecida à temperatura ambiente e agitada por 1,5 hora. A reação foi extinta pela adição de uma solução aquosa saturada de NH4Cl, depois diluída com água e extraída com EtOAc. A camada orgânica foi seca sobre MgSO4, filtrada e evaporada sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (10 % a 20 % de EtO- Ac em hexano) para dar 1,55 g (69 % de rendimento) de terc-butil éster de ácido 3-benzil-3-(1-tri-isopropilsilanil-1H-indol-5-carbonil)- pirrolidina-1-carboxílico como uma espuma branca. Etapa 4 terc-butil éster de ácido 3-benzil-3-(1 H-indol-5-carbonil)- pirrolidina-1-carboxílico
[00363] Uma solução de fluoreto de tetrabutilamônio (1,0 M em THF, 1,2 mL) foi adicionada lentamente a 0o C a uma solução de terc- butil éster de ácido 3-benzil-3-(1-tri-isopropilsilanil-1H-indol-5-carbonil)- pirrolidina-1-carboxílico (670 mg, 1,19 mmol) em THF (15 mL). A mistura amarelo-brilhante resultante foi agitada a 0o C por 20 minutos, depois foi extinta pela adição de água. A mistura resultante foi extraída com EtOAc, e as camadas orgânicas combinadas foram secas sobre MgSO4, filtradas e evaporadas sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (30 % a 50 % de EtOAc em hexano) para dar 447 mg (93 % de rendimento) de terc-butil éster de ácido 3-benzil-3-(1H-indol-5-carbonil)-pirrolidina-1-carboxílico como uma espuma branca. Etapa 5 Separação de terc-butil éster de ácido (+)-3-benzil-3-( 1H-indol- 5-carbonil)-pirrolidina-1-carboxílico e terc-butil éster de ácido (-)-3- benzil-3-(1 H-indol-5-carbonil)-pirrolidina-1-carboxílico
[00364] Os dois enatiômeros de terc-butil éster de ácido 3-benzil-3- (1H-indol-5-carbonil)-pirrolidina-1-carboxílico foram separados por HPLC quiral (usando uma coluna Chiralpak IA, com 90/10 hexa- no/EtOH, 1,4 mL/min.). Enantiômero A: [α]D = + 8,6o (5,2 mg/1,0 mL de EtOH). Enantiômero B: [α]D = -10,2o (5,2 mg/1,0 mL de EtOH). Etapa 6 (+)-(3-benzil-pirrolidin-3-il)-(1 H-indol-5-il)-metanona e (-)-(3- benzil-pirrolidin-3-il)-( 1H-indol-5-il)-metanona
[00365] Uma solução de HCl (1,0 M em MeOH, 12 mL) foi adicionada a uma solução de terc-butil éster de ácido 3-benzil-3-(1H-indol-5- carbonil)-pirrolidina-1-carboxílico enantiômero A (257 mg, 0,635 mmol) em MeOH (5 mL). A solução amarelo-pálida resultante foi agitada à temperatura ambiente por 6 horas, depois resfriada a 0 °C e extinta pela adição de NaOH aquoso (1,0 M). A mistura foi diluída com água e extraída com DCM. As camadas orgânicas combinadas foram secas sobre MgSO4, filtradas e evaporadas sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (5 % a 10 % de MeOH em DCM com 0,5 % de NH4OH) para dar 179 mg (93 % de rendimento) de (3-benzil-pirrolidin-3-il)-(1H-indol-5-il)-metanona, que foi dissolvido em uma mistura de DCM/MeOH. A solução de HCl (1 M in Et2O) foi adicionada, e a mistura resultante foi evaporada sob pressão reduzida e o resíduo foi triturado com Et2O para dar 173 mg de cloridrato de (3- benzil-pirrolidin-3-il)-(1H-indol-5-il)-metanona enantiômero A como um pó branco. MS = 305 [M+H]+; [α]D = -26,3o (5,40 mg/1,0 mL de MeOH).
[00366] Em uma maneira similar, cloridrato de (3-benzil-pirrolidin-3- il)-(1H-indol-5-il)-metanona enantiômero B foi preparado: [α]D = +24,4o (5,45 mg/1,0 mL de MeOH).
[00367] Utilizando o procedimento do Exemplo 1 com o material de partida apropriado, os seguintes compostos foram preparados: Cloridrato de (3-benzil-pirrolidin-3-il)-(7-flúor-1H-indol-5-il)- metanona, pó rosa, MS = 324 [M+H]+; Cloridrato de (1 H-indol-5-il)-[3-(3-metóxi-benzil)-pirrolidin-3-il]- metanona, pó rosa-claro, MS = 335 [M+H]+; Cloridrato de 3-[3-(1H-indol-5-carbonil)-pirrolidin-3-ilmetil]- benzonitrila, sólido branco, MS = 330 [M+H]+; Cloridrato de [3-(3-flúor-benzil)-pirrolidin-3-il]-(1 H-indol-5-il)- metanona, sólido rosa-laranja, MS = 323 [M+H]+; Cloridrato de [3-(4-flúor-benzil)-pirrolidin-3-il]-(1 H-indol-5-il)- metanona, pó vermelho, MS = 323 [M+H]+; Cloridrato de (1H-indol-5-il)-[3-(4-metóxi-benzil)-pirrolidin-3- il]-metanona, MS = 335 [M+H]+; Cloridrato de [3-(3,4-dicloro-benzil)-pirrolidin-3-il]-(1H-indol- 5-il)-metanona, pó esbranquiçado, MS = 374 [M+H]+; Cloridrato de [3-(2-flúor-benzil)-pirrolidin-3-il]-(1 H-indol-5-il)- metanona cloridrato, pó rosa, MS = 323 [M+H]+; Cloridrato de (3-benzil-pirrolidin-3-il)-(2-metil-1H-indol-5-il)- metanona cloridrato, sólido amarelo, MS = 319 [M+H]+; Cloridrato de (3-benzil-pirrolidin-3-il)-(2,3-di-hidro-1H-indol- 5-il)-metanona cloridrato, pó amarelo-claro, MS = 307 [M+H]+; (4-benzil-piperidin-4-il)-(1H-indol-5-il)-metanona, pó esbran-quiçado, MS = 319 [M+H]+; (3-benzil-piperidin-3-il)-(1H-indol-5-il)-metanona, sólido branco, MS = 319 [M+H]+: os dois enantiômeros foram separados por HPLC quiral em uma coluna Chiralpak IB com 65/35 hexano/EtOH + 0,1% DEA, 1,0 ml/min; Sal de cloridrato Enantiômero A (pó branco), [α]D = -126,4o (5,12 mg/1,024, mL de MeOH), Sal de cloridrato Enantiômero B (pó branco), [α]D = +129,4o (5,26 mg/1,052, mL de MeOH).
[00368] Cloridrato de (1H-indol-5-il)-[3-(4-metóxi-benzil)-piperidin-3- il]-metanona, pó amarelo-pálido, MS = 349 [M+H]+; Cloridrato de [3-(3-flúor-benzil)-piperidin-3-il]-(1H-indol-5-il)- metanona, sólido branco, MS = 337 [M+H]+; Compostos adicionais preparados pelo procedimento acima são mostrado na Tabela 1. Exemplo 2 5-(3-benzil-pirrolidina-3-carbonil)-1 H-indol-3-carbonitrila
[00369] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema H. ESQUEMA H
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 3-(1-benzenossulfonil-3-iodo-1H-indol- 5-carbonil)-3-benzil-pirrolidina-1-carboxílico
[00370] Hidróxido de potássio fresco triturado (35 mg, 0,617 mmol) foi adicionado a uma solução de terc-butil éster de ácido 3-benzil-3- (1H-indol-5-carbonil)-pirrolidina-1-carboxílico (100 mg, 0,247 mmol) em DMF (1,5 mL). Uma solução de iodo (63 mg, 0,247 mmol) em DMF (0,5 mL) foi então adicionada em gotas, e a mistura de reação foi agitada à temperatura ambiente por 45 minutos. A reação foi extinta pela adição de uma solução aquosa de Na2S2O3 e diluída com água. A mistura resultante foi extraída com EtOAc; os extratos orgânicos combinados foram lavados com água, secos sobre MgSO4, filtrados e evapo- rados sob pressão reduzida. O resíduo foi imediatamente dissolvido em DMF (2 mL), e NaH (60% em óleo mineral, 12 mg, 0,296 mmol) foi adicionado à solução. A mistura resultante foi agitada por 20 minutos, após o qual cloreto de benzenossulfonila (38 μL, 0,296 mmol) foi então adicionado em gotas. A mistura de reação foi agitada por 30 minutos, depois extinta pela adição de água. A mistura resultante foi extraída com EtOAc, e os extratos orgânicos combinados foram lavados com água, secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (10 % a 30 % de EtOAc em hexano) para dar 150 mg (91 % de rendimento) de 3 terc-butil éster -(1-benzenossulfonil-3-iodo-1H-indol-5-carbonil)-3- benzil-pirrolidina-1-carboxílico como uma espuma branca. Etapa 2 terc-butil éster de ácido 3-(1-benzenossulfonil-3-ciano-1 H- indol-5-carbonil)-3-benzil-pirrolidina-1-carboxílico
[00371] Cianeto de cobre (I) (76 mg, 0,852 mmol) foi adicionado a um frasco de fundo redondo de 25 mL carregado com terc-butil éster de ácido 3-(1-benzenossulfonil-3-iodo-1H-indol-5-carbonil)-3-benzil- pirrolidina-1-carboxílico (143 mg, 0,213 mmol), seguido por 1,1’- bis(difenilfosfino)ferroceno (24 mg, 0,043 mmol) e tris(dibenzilidenoacetona) dipaládio(0) (10 mg, 0,011 mmol). 1,4- Dioxano (1,5 mL) foi depois adicionado e a mistura foi aquecida sob refluxo sob atmosfera de nitrogênio por uma hora. A mistura de reação foi resfriada à temperatura ambiente e filtrada através de uma almofada de Celite. A torta de filtro foi enxaguada com EtOAc e o filtrado foi concentrado sob pressão reduzida. O resíduo foi purificado por croma- tografia instantânea (30 % de EtOAc em hexano) para dar 115 mg (95 % de rendimento) de terc-butil éster de ácido 3-(1-benzenossulfonil-3- ciano-1H-indol-5-carbonil)-3-benzil-pirrolidina-1-carboxílico como uma espuma amarelo-pálida. Etapa 3 terc-butil éster de ácido 3-benzil-3-(3-ciano-1 H-indol-5- carbonil)-pirrolidina-1-carboxílico
[00372] Água (1 mL) foi adicionada a uma solução de terc-butil éster de ácido 3-(1-benzenossulfonil-3-ciano-1H-indol-5-carbonil)-3- benzil-pirrolidina-1-carboxílico (100 mg, 0,175 mmol) em MeOH (4 mL), seguida por carbonato de potássio (73 mg, 0,525 mmol). A mistura de reação foi aquecida a 50 °C por 10 minutos, depois resfriada à temperatura ambiente e diluída com água e salmoura. A mistura resultante foi extraída com DCM, seca sobre MgSO4, filtrada e evaporada sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (30 % a 50 % de EtOAc em hexano) para dar terc-butil éster de ácido 3-benzil-3-(3-ciano-1H-indol-5-carbonil)-pirrolidina-1- carboxílico como um sólido espumoso branco. Etapa 4 5-(3-benzil-pirrolidina-3-carbonil)-1 H-indol-3-carbonitrila
[00373] Uma solução de HCl (1,0 M em MeOH, 8 mL) foi adicionada lentamente a 0 °C a uma solução de terc-butil éster de ácido 3-benzil- 3-(3-ciano-1H-indol-5-carbonil)-pirrolidina-1-carboxílico 169 mg, 0,393 mmol) em MeOH (2 mL). A mistura amarelo-pálida resultante foi agitada à temperatura ambiente por 4 horas, depois foi extinta pela adição de NaOH aquoso a 0 °C (1,0 M). A mistura resultante foi diluída com água e extraída com DCM. Os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O produto bruto foi purificado por cromatografia instantânea (MeOH em DCM com 0,5 % de NH4OH) para dar 42 mg de 5-(3-benzil-pirrolidina- 3-carbonil)-1H-indol-3-carbonitrila como um sólido espumoso branco. Este produto foi dissolvido em DCM e uma solução de HCl (1,0 M em Et2O, 1 equivalente) foi adicionada. MeOH foi adicionado e a mistura resultante foi evaporada sob pressão reduzida. O resíduo foi triturado com Et2O e 32 mg de cloridrato de 5-(3-benzil-pirrolidina-3-carbonil)- 1H-indol-3-carbonitrila foram coletados como um sólido branco; MS = 330 [M+H]+.
[00374] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 3 Cloridrato de (1H-indazol-5-il)-(3-propil-pirrolidin-3-il)-metanona
[00375] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema I. ESQUEMA I
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 5-(3-propil-pirrolidina-3-carbonil)- indazol-1-carboxílico
[00376] terc-butil éster de ácido 5-(3-alil-pirrolidina-3-carbonil)- indazol-1-carboxílico foi preparado como descrito nas etapas 3 e 4 do Exemplo 1, mas substituindo brometo de benzila com iodeto de alila. Pd/C (10 %, tipo de catalisador da Degussa E101 NE/W, 100 mg) foi adicionado a uma solução de terc-butil éster de ácido 5-(3-alil- pirrolidina-3-carbonil)-indazol-1-carboxílico (200 mg, 0,56 mmol) em MeOH (10 mL). A mistura resultante foi agitada sob atmosfera de hidrogênio (pressão de balão) por 2,5 horas. A mistura de reação foi então filtrada através de uma almofada de celite e o filtrado foi evaporado sob pressão reduzida para dar 207 mg de terc-butil éster de ácido 5- [hidróxi-(3-propil-pirrolidin-3-il)-metil]-indazol-1-carboxílico bruto como uma espuma esbranquiçada. Este material foi dissolvido em tolueno (8 mL,) e dióxido de manganês ativado (85 %, 240 mg, 2,80 mmols) foi adicionado. A mistura resultante foi aquecida a 100 °C por 3 horas, depois resfriada à temperatura ambiente e filtrada através de uma almofada de celite. O filtrado foi evaporado sob pressão reduzida, e o resíduo resultante foi purificado por cromatografia instantânea para dar 86 mg de terc-butil éster de ácido 5-(3-propil-pirrolidina-3-carbonil)- indazol-1-carboxílico como um sólido espumoso branco. Etapa 2 cloridrato de (1H-indazol-5-il)-(3-propil-pirrolidin-3-il)-metanona
[00377] terc-butil éster de ácido 5-(3-propil-pirrolidina-3-carbonil)- indazol-1-carboxílico foi desprotegido seguindo o procedimento descrito na etapa 4 do Exemplo 2, cloridrato de (1H-indazol-5-il)-(3-propil- pirrolidin-3-il)-metanona foi obtido como um pó branco; MS = 258 [M+H]+.
[00378] Utilizando o procedimento descrito acima e o material de partida apropriado, os seguintes compostos foram preparados: Cloridrato de (1H-indol-5-il)-(3-propil-pirrolidin-3-il)- metanona, MS = 257 [M+H]+; Cloridrato de (3-butil-pirrolidin-3-il)-(1H-indol-5-il)-metanona, MS = 271 [M+H]+; e Cloridrato de (1H-indol-5-il)-[3-(3-metil-butil)-pirrolidin-3-il]- metanona, MS = 285 [M+H]+.
[00379] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 4 (1H-indol-5-il)-(3-fenila-pirrolidin-3-il)-metanona
[00380] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema J. ESQUEMAJ
Legenda: step = etapa Etapa 1 metil éster de ácido 6-fenil-7-oxa-3-aza-biciclo[4.1.0]heptano- 3-carboxílico
[00381] Trietilamina (2,6 mL, 19,15 mmols) foi adicionada a uma suspensão de cloridrato de 4-fenil-1,2,3,6-tetra-hidropiridina (1,50 g, 7,66 mmols) em DCM (30 mL). A mistura resultante foi agitada por 5 minutos até completar a dissolução dos sólidos, depois foi resfriada a 0 °C, e cloroformiato de metila (0,65 mL, 8,43 mmols) foi adicionado em gotas. Um espesso precipitado branco formado. A mistura de reação foi aquecida à temperatura ambiente e agitada por 1 hora, depois foi extinta pela adição de água, e extraída com DCM. Os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida para dar 1,75 g de metil éster de ácido 4-fenil- 3,6-di-hidro-2H-piridina-1-carboxílico como um óleo amarelo-pálido. Este produto bruto (7,66 mmols) foi dissolvido em clorofórmio (30 mL), e ácido 3-cloroperoxibenzoico (77 %, 2,22 g, 9,95 mmols) foi adicionado. A solução resultante foi agitada à temperatura ambiente por 18 ho- ras. Uma solução aquosa de Na2SO3 (20 %, 30 mL) foi adicionada e a mistura resultante foi vigorosamente agitada for 1 hora. As fases foram separadas e a camada aquosa foi extraída com DCM. Os extratos or-gânicos combinados foram lavados com a solução aquosa saturada de NaHCO3, secos sobre MgSO4, filtrados e evaporados sob pressão reduzida para dar um óleo amarelo pálido. Este óleo bruto foi purificado por cromatografia instantânea (10 % a 20 % de EtOAc em hexano) para dar 1,68 g (94 % 2 etapas de rendimento) de metil éster de ácido 6- fenil-7-oxa-3-aza-biciclo [4.1.0]heptano-3-carboxílico como um óleo incolor. Etapa 2 metil éster de ácido 3-formil-3-fenil-pirrolidina-1-carboxílico
[00382] Dietil eterato de trifluoreto de boro (1,82 mL, 14,40 mmols) foi adicionado lentamente à temperatura ambiente em uma solução de metil éster de ácido 6-fenil-7-oxa-3-aza-biciclo[4.1.0]heptano-3- carboxílico (1,68 g, 7,20 mmols). Uma reação ligeiramente exotérmica foi observada e após 5 minutos a mistura de reação foi extinta pela lenta adição de NaHCO3 aquoso saturado (50 mL). A mistura resultante foi extraída com EtOAc, e os extratos orgânicos combinados foram lavados com água, secos sobre MgSO4, filtrados e evaporados sob pressão reduzida para dar 1,63 g (97 % de rendimento) de metil éster de ácido 3-formil-3-fenil-pirrolidina-1-carboxílico como um óleo amarelo pálido que foi usado sem purificação adicional. Etapa 3 metil éster de ácido 3-[hidróxi-(1-tri-isopropilsilanil-1 H-indol-5- il)-metil]-3-fenil-pirrolidina-1-carboxílico
[00383] terc-butil-lítio (1,7 M in pentano, 8,9 mL, 15,10 mmols) foi adicionado à -78 °C, sob atmosfera de nitrogênio em uma solução de 5-bromo-1-tri-isopropilsilanil-1H-indol (2,42 g, 6,86 mmols) em THF (25 mL). A solução amarelo-pálida resultante foi agitada a -78 °C por 15 minutos, depois uma solução de metil éster de ácido 3-formil-3-fenil- pirrolidina-1-carboxílico (1,60 g, 6,86 mmols) em THF (5 mL) foi então adicionada lentamente. A mistura de reação foi agitada a -78 °C por 30 minutos e depois aquecida à temperatura ambiente durante um período de 1 hora. A reação foi extinta pela adição de uma solução aquosa saturada de NH4Cl e diluída com água. A mistura resultante foi extraída com EtOAc, e os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (10 % a 50 % de EtOAc em hexano) para dar 1,76 g (51 % de rendimento) de metil éster de ácido 3-[hidróxi-(1-tri-isopropilsilanil-1H-indol-5-il)-metil]-3-fenil-pirrolidina-1- carboxílico como um sólido espumoso branco. Etapa 4 Metil éster de ácido 3-(1 H-indol-5-carbonil)-3-fenil-pirrolidina- 1-carboxílico
[00384] Dióxido de manganês (85 %, 256 mg, 2,95 mmols) foi adicionado a uma solução de metil éster de ácido 3-[hidróxi-(1-tri- isopropilsilanil-1H-indol-5-il)-metil]-3-fenil-pirrolidina-1-carboxílico (300 mg, 0,59 mmol) em tolueno (8 mL). A mistura de reação foi aquecida a 100 °C por 2 horas, depois resfriada à temperatura ambiente e filtrada através de uma almofada de celite. O filtrado foi evaporado sob pressão reduzida para dar 326 mg de metil éster de ácido 3-fenil-3-(1-tri- isopropilsilanil-1H-indol-5-carbonil)-pirrolidina-1-carboxílico como um óleo espumoso incolor. Uma porção deste produto (298 mg, 0,59 mmol) foi dissolvida em THF (8 mL), e uma solução de fluoreto de te- trabutilamônio (1,0 M em THF, 0,60 mL, 0,59 mmol) foi adicionada a 0 °C. A mistura de reação foi agitada a 0 °C por 20 minutos, depois foi extinta pela adição de água. A mistura resultante foi extraída com EtOAc, e os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (30 % a 50 % de EtOAc em hexano) para dar 167 mg (81 % de 2 etapas de rendimento) de metil éster de ácido 3-(1H-indol-5-carbonil)-3-fenil-pirrolidina-1-carboxílico como uma espuma branca.
[00385] terc-butil éster de ácido 4-(1H-indol-5-carbonil)-4-fenil- piperidina-1-carboxílico foi preparado seguindo o procedimento descrito acima usando terc-butil éster de ácido 4-formil-4-fenil-piperidina- 1-carboxílico (preparado como descrito na Preparação 5). Etapa 5 (1H-indol-5-il)-(3-fenil-pirrolidin-3-il)-metanona
[00386] Etanotiolato de sódio (113 mg, 1,35 mmol) foi adicionado a uma solução de metil éster de ácido 3-(1H-indol-5-carbonil)-3-fenil- pirrolidina-1-carboxílico (157 mg, 0,45 mmol) em DMF (3 mL). A mistura resultante foi aquecida a 100o C por 2 horas e depois a 120 °C por mais 2 horas. A mistura de reação foi resfriada à temperatura ambiente e extinta pela adição de água. A mistura resultante foi extraída com EtOAc, e os extratos orgânicos combinados foram lavados com água, secos sobre MgSO4, filtrados e evaporados sob pressão reduzida para dar 230 mg de um óleo que foi purificado por cromatografia instantânea (MeOH/DCM/NH4OH) para dar 15 mg de (1H-indol-5-il)-(3-fenil- pirrolidin-3-il)-metanona; MS = 291 [M+H]+.
[00387] Preparado de maneira similar foi (1H-indol-5-il)-(4-fenil- piperidin-4-il)-metanona, MS = 305 [M+H]+.
[00388] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 5 (3-benzil-pirrolidin-3-il)-(1-metil-1 H-indol-5-il)-metanona
[00389] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema K. ESQUEMA K
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 3-benzil-3-(1-metil-1 H-indol-5- carbonil)-pirrolidina-1-carboxílico
[00390] Hidreto de sódio (60 % em óleo mineral, 12 mg, 0,296 mmol) foi adicionado à temperatura ambiente em uma solução de terc- butil éster de ácido 3-benzil-3-(1H-indol-5-carbonil)-pirrolidina-1- carboxílico (100 mg, 0,247 mmol) em DMF (3 mL). A mistura resultante foi agitada à temperatura ambiente por 20 minutos, e depois metiliode- to (18 μL, 0,296 mmol) foi adicionado. A mistura de reação foi depois agitada por 30 minutos, depois extinta pela adição de água e extraída com EtOAc. Os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre MgSO4, filtrados e evaporados sob pressão reduzida para dar 105 mg de terc-butil éster de ácido 3-benzil- 3-(1-metil-1H-indol-5-carbonil)-pirrolidina-1-carboxílico como uma espuma branca que foi usada sem purificação adicional. Etapa 2 (3-benzil-pirrolidin-3-il)-( 1 -metil-1 H-indol-5-il)-metanona
[00391] terc-butil éster de ácido 3-benzil-3-(1-metil-1H-indol-5- carbonil)-pirrolidina-1-carboxílico foi desprotegido como descrito no Exemplo 1, Etapa 4 para dar (3-benzil-pirrolidin-3-il)-(1-metil-1H-indol- 5-il)-metanona como um sal de cloridrato; MS = 319 [M+H]+.
[00392] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 6 (3-benzil-pirrolidin-3-il)-(3,4-dicloro-fenil)-metanona
[00393] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema L. ESQUEMA L
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 3-(3,4-dicloro-benzoil)-pirrolidina-1- carboxílico
[00394] terc-butil-lítio (1,7 M em pentano, 2,5 mL, 4,25 mmols) foi adicionado a -78 °C em uma solução de 4-bromo-1,2-diclorobenzeno (435 mg, 1,93 mmol) em THF (10 mL) sob atmosfera de nitrogênio. A solução resultante foi agitada a -78 °C por 15 minutos, e depois uma solução de terc-butil éster de ácido [3-(metóxi-metil-carbamoil)- pirrolidina-1-carboxílico (500 mg, 1,93 mmol) em THF (2 mL) foi adicionada lentamente. A mistura de reação foi agitada a -78 °C por 20 minutos e depois aquecida até a temperatura ambiente durante um período de 30 minutos. A reação foi extinta pela adição de NH4Cl aquoso saturado, depois diluída com água e extraída com EtOAc. Os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida para dar um óleo que foi purificado por cro- matografia instantânea (10% a 30% de EtOAc em hexano) para dar 143 mg (22 % de rendimento) de terc-butil éster de ácido 3-(3,4- dicloro-benzoil)-pirrolidina-1-carboxílico como um óleo incolor. Etapa 2 terc-butil éster de ácido 3-benzil-3-(3,4-dicloro-benzoil)- pirrolidina-1-carboxílico
[00395] Brometo de benzila (0,19 mL, 1,60 mmol) foi adicionado em uma solução de terc-butil éster de ácido 3-(3,4-dicloro-benzoil)- pirrolidina-1-carboxílico (138 mg, 0,40 mmol) em THF (5 mL), e depois bis(trimetilsilil) amida de lítio (1,0 M, em THF, 1,2 mL, 1,20 mmol) foi adicionada lentamente à temperatura ambiente. A mistura de reação foi agitada à temperatura ambiente por 1,5 hora, depois foi extinta pela adição de NH4Cl aquoso saturado, diluída com água, e extraída com EtOAc. Os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (10 % a 20 % de EtOAc em hexano) para dar 40 mg (23 % de rendimento) de terc-butil éster de ácido 3- benzil-3-(3,4-dicloro-benzoil)-pirrolidina-1-carboxílico como um óleo incolor. Etapa 3 3-benzil-pirrolidin-3-il)-(3,4-dicloro-fenil)-metanona
[00396] Ácido trifluoroacético (0,3 mL) foi adicionado à temperatura ambiente em uma solução de terc-butil éster de ácido 3-benzil-3-(3,4- dicloro-benzoil)-pirrolidina-1-carboxílico (40 mg, 0,092 mmol) em DCM (3 mL). A mistura de reação foi agitada à temperatura ambiente por 1 hora, depois derramada em NaOH aquoso (1,0 M), diluída com água e extraída com DCM. Os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (3 % a 10 % de MeOH em DCM + 0,5 % de NH4OH) para dar 15 mg (48 % de rendimento) de 3- benzil-pirrolidin-3-il)-(3,4-dicloro-fenil)-metanona como um óleo amarelo. Este material foi dissolvido em DCM e uma solução de HCl (1,0 M em Et2O, 1,1 equivalente) foi adicionada, a mistura resultante foi concentrada sob pressão reduzida e o resíduo foi triturado com Et2O para dar 17 mg de cloridrato de 3-benzil-pirrolidin-3-il)-(3,4-dicloro-fenil)- metanona como um sólido branco; MS = 334 [M+H]+.
[00397] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 7 Cloridrato de 5-(3-benzil-pirrolidina-3-carbonil)-1,3-di-hidro-indol-2-ona
[00398] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema M. ESQUEMA M
Legenda: step = etapa Etapa 1 terc- butil éster de ácido 3-benzil-3-(3,3-dibromo-2-oxo-2,3-di- hidro-1 H-indol-5-carbonil)-pirrolidina-1-carboxílico e terc- butil éster de ácido 3-benzil-3-(3-bromo-2-oxo-2,3-di-hidro-1 H-indol-5-carbonil)- pirrolidina-1-carboxílico
[00399] N-bromossuccinimida fresca recristalizada (278 mg, 1,56 mmol) foi adicionada em porções, durante um período de 5 minutos à temperatura ambiente, em uma solução de terc-butil éster de ácido 3- benzil-3-(1H-indol-5-carbonil)-pirrolidina-1-carboxílico (210 mg, 0,52 mmol) em uma mistura de t-BuOH/água (5 % de água, 8,40 mL). A mistura de reação foi agitada por 1,5 hora à temperatura ambiente e depois concentrada sob pressão reduzida. O resíduo foi dividido entre água e DCM, e os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e evaporados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (30 % a 60 % de EtOAc em hexano) para dar 129 mg (43 % de rendimento) de terc-butil éster de ácido 3-benzil-3-(3,3-dibromo-2-oxo-2,3-di-hidro-1H-indol-5-carbonil)- pirrolidina-1-carboxílico como um sólido espumoso amarelo-pálido, e 67 mg (26 % de rendimento) de terc-butil éster de ácido 3-benzil-3-(3- bromo-2-oxo-2,3-di-hidro-1H-indol-5-carbonil)-pirrolidina-1-carboxílico como um sólido espumoso amarelo-pálido. Etapa 2 terc-butil éster de ácido 3-benzil-3-(2-oxo-2,3-di-hidro-1 H- indol-5-carbonil)-pirrolidina-1-carboxílico
[00400] Pó de zindo (130 mg, 2,00 mmols) foi adicionado em uma solução de terc-butil éster de ácido 3-benzil-3-(3,3-dibromo-2-oxo-2,3- di-hidro-1H-indol-5-carbonil)-pirrolidina-1-carboxílico (115 mg, 0,20 mmol) em ácido acético (4 mL). A mistura de reação foi agitada vigorosamente à temperatura ambiente por 1 hora. Sólidos foram removidos por filtração, e o filtrado foi concentrado sob pressão reduzida para dar terc-butil éster de ácido 3-benzil-3-(2-oxo-2,3-di-hidro-1H-indol-5- carbonil)-pirrolidina-1-carboxílico como uma espuma. O mesmo procedimento foi repetido usando o terc-butil éster de ácido 3-benzil-3-(3- bromo-2-oxo-2,3-di-hidro-1H-indol-5-carbonil)-pirrolidina-1-carboxílico para fornecer terc-butil éster de ácido 3-benzil-3-(2-oxo-2,3-di-hidro- 1H-indol-5-carbonil)-pirrolidina-1-carboxílico adicional. Etapa 3 cloridrato de 5-(3-benzil-pirrolidina-3-carbonil)-1,3-di-hidro-indol- 2-ona
[00401] terc-butil éster de ácido 3-benzil-3-(2-oxo-2,3-di-hidro-1H- indol-5-carbonil)-pirrolidina-1-carboxílico foi desprotegido seguindo o procedimento descrito no Exemplo 3 para dar cloridrato de 5-(3-benzil- pirrolidina-3-carbonil)-1,3-di-hidro-indol-2-ona como um pó esbranquiçado; MS = 321 [M+H]+.
[00402] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 8 (2-benzil-pirrolidin-2-il)-(1 H-indol-5-il)-metanona
[00403] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema N. ESQUEMA N
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 2-benzil-2-(1-tri-isopropilsilanil-1 H- indol-5-carbonil)-pirrolidina-1-carboxílico
[00404] A uma solução agitada de 5-bromo-1-tri-isopropilsilanil-1H- indol (0,55 g, 1,57 mmol) em THF (10 mL) a -78 °C sob atmosfera de nitrogênio foi adicionado terc-butil-lítio (2,02 mL de solução a 1,55 M em pentanos, 3,13 mmols) em gotas. Após uma hora, a mistura de reação foi adicionada rapidamente em uma solução gelada (-78 °C) de 1-terc-butil éster 2-metil éster de ácido (R)-2-benzil-pirrolidina-1,2- dicarboxílico (0,50 g, 3,13 mmols) em THF (10 mL). A mistura de reação foi agitada a -78 oC por uma hora, depois aquecida à temperatura ambiente e agitada por duas horas. A mistura de reação foi extinta pela adição de NH4Cl aquoso saturado (20 mL) depois extraída com EtOAc. Os extratos combinados foram lavados com salmoura depois secos (MgSO4), filtrados e concentrados in vacuo. Purificação por cromatografia (sílica, 0 a 20 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-benzil-2-(1-tri-isopropilsilanil-1H-indol-5-carbonil)- pirrolidina-1-carboxílico (0,145 g, 0,259 mmol, 16 %) como uma goma incolor.
[00405] Utilizando os materiais de partida apropriados, o seguinte composto também foi preparado: terc-butil éster de ácido 2-butil-2-(1-tri-isopropilsilanil-1H- indazol-5-carbonil)-pirrolidina-1-carboxílico, (óleo amarelo, 31 %). Etapa 2 terc-butil éster de ácido 2-benzil-2-(1 H-indol-5-carbonil)- pirrolidina-1-carboxílico
[00406] A uma solução agitada de terc-butil éster de ácido 2-benzil- 2-(1-tri-isopropilsilanil-1H-indol-5-carbonil)-pirrolidina-1-carboxílico (0,145 g, 0,259 mmol) em THF (5 mL) à temperatura ambiente sob ni-trogênio foi adicionado TMAF (0,026 g, 0,285 mmol). Após uma hora, a mistura de reação foi concentrada in vacuo. Purificação do resíduo por cromatografia (sílica, 25 a 50 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-benzil-2-(1H-indol-5-carbonil)-pirrolidina-1-carboxílico (0,045 g, 0,111 mmol, 43 %) como uma espuma incolor.
[00407] Utilizando os materiais de partida apropriados, o seguinte composto também foi preparado: terc-butil éster de ácido 2-butil-2-(1H-indazol-5-carbonil)- pirrolidina-1-carboxílico (sólido amarelo, 25 %). Etapa 3 (2-benzil-pirrolidin-2-il)-(1 H-indol-5-il)-metanona
[00408] Uma solução de terc-butil éster de ácido 2-benzil-2-(1H- indol-5-carbonil)-pirrolidina-1-carboxílico (0,045 g, 0,111 mmol) em HCl a 1N em MeOH (2,2 mL) foi agitada por 14 horas à temperatura ambiente sob nitrogênio. NaOH aquoso (4 N, 0,6 mL) foi adicionado, e a mistura de reação foi extraída em DCM. Os extratos combinados foram lavados com salmoura depois secos (MgSO4), filtrados e concentrados in vacuo. Purificação do resíduo por cromatografia (sílica, 0 a 10 % de uma solução 9:1 MeOH:NH4OH em DCM) deu (2-benzil- pirrolidin-2-il)-(1H-indol-5-il)-metanona (0,021 g, 0,069 mmol, 62 %) como um sólido incolor, MS = 305 [M+H]+.
[00409] Utilizando os materiais de partida apropriados, o seguinte composto também foi preparado: (2-butil-pirrolidin-2-il)-(1H-indazol-5-il)-metanona, (sólido amarelo, 100 %), MS = 306 [M+H]+.
[00410] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 9 (2-butil-pirrolidin-2-il)-(3,4-dicloro-fenil)-metanona
[00411] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema O. ESQUEMA O
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 2-butil-2-[(3,4-dicloro-fenil)-hidróxi- metil]-pirrolidina-1-carboxílico
[00412] A uma solução agitada de terc-butil éster de ácido 2-butil-2- formil-pirrolidina-1-carboxílico (0,753 g, 2,95 mmols) em THF (12 mL) a 0 °C e sob nitrogênio foi adicionado brometo de 3,4- diclorofenilmagnésio (11,8 mL de uma solução a 0,5 M em pentanos, 5,9 mmols) em gotas durante 10 minutos. Após 20 minutos, a mistura de reação foi extinta pela adição de NH4Cl aquoso saturado (30 mL) depois extraída com EtOAc. Os extratos combinados foram lavados com salmoura depois secos (MgSO4), filtrados e concentrados in vacuo a uma óleo amarelo (1,9 g). Purificação por cromatografia (sílica, 5 a 20 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-butil-2- [(3,4-dicloro-fenila)-hidróxi-metil]-pirrolidina-1-carboxílico (0,548 g, 1,36 mmol, 46 %) como uma goma incolor e como uma mistura inseparável de diastereômeros.
[00413] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: terc-butil éster de ácido 2-[(3,4-dicloro-fenil)-hidróxi-metil]-2- propil-pirrolidina-1-carboxílico (óleo amarelo-pálido, 47 %); terc-butil éster de ácido 2-[(3,4-dicloro-fenil)-hidróxi-metil]-2- etoximetil-pirrolidina-1-carboxílico (óleo incolor, 59 %); terc-butil éster de ácido 2-[(3,4-dicloro-fenil)-hidróxi-metil]-2- (3,3-diflúor-alil)-pirrolidina-1-carboxílico (goma incolor, 42 %); terc-butil éster de ácido 2-[(3,4-dicloro-fenil)-hidróxi-metil]- 5,5-dimetil-2-propil-pirrolidina-1-carboxílico, (espuma incolor, 81 %);
[00414] terc-butil éster de ácido (2R,4R)-4-(terc-butil-dimetil- silanilóxi)-2-[(3,4-dicloro-fenil)-hidróxi-metil]-2-propil-pirrolidina-1- carboxílico, (goma incolor, 70 %); terc-butil éster de ácido (2S,4R)-4-(terc-butil-dimetil- silanilóxi)-2-[(3,4-dicloro-fenil)-hidróxi-metil]-2-propil-pirrolidina-1- carboxílico, (óleo incolor, 45 %);
[00415] terc-butil éster de ácido 2-[(3,4-dicloro-fenil)-hidróxi-metil]-2- propil-azetidina-1-carboxílico, (óleo incolor, 21 %) como um diastereô- mero simples; terc-butil éster de ácido 2-[(3,4-dicloro-fenil)-hidróxi-metil]-2- propil-piperidina-1-carboxílico (óleo incolor, 10 %). Etapa 2 terc-butil éster de ácido 2-butil-2-(3,4-dicloro-benzoil)- pirrolidina-1-carboxílico
[00416] A uma solução agitada de terc-butil éster de ácido 2-butil-2- [(3,4-dicloro-fenil)-hidróxi-metil]-pirrolidina-1-carboxílico (0,520 g, 1,29 mmol) em DCM (20 mL) a 0°C sob nitrogênio foi adicionado DMP (0,658 g, 1,55 mmol) em uma porção simples. A mistura de reação foi aquecida à temperatura ambiente e agitada por 30 minutos, depois diluída com DCM, lavada com NaOH a 1 N e salmoura, depois seca (MgSO4), filtrada e concentrada in vacuo a um óleo amarelo (0,62 g). Purificação por cromatografia (sílica, 10 a 20 % de EtOAc em hexa- nos) deu terc-butil éster de ácido 2-butil-2-(3,4-dicloro-benzoil)- pirrolidina-1-carboxílico (0,441 g, 1,10 mmol, 85 %) com uma goma incolor clara.
[00417] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: terc-butil éster de ácido 2-(3,4-dicloro-benzoil)-2-propil- pirrolidina-1-carboxílico (sólido branco, 88 %); terc-butil éster de ácido 2-(3,4-dicloro-benzoil)-2-etoximetil- pirrolidina-1-carboxílico (resíduo incolor, 75 %); terc-butil éster de ácido 2-(3,4-dicloro-benzoil)-2-(3,3- diflúor-alil)-pirrolidina-1-carboxílico (óleo amarelo, 81 %); terc-butil éster de ácido 2-(3,4-dicloro-benzoil)-5,5-dimetil-2- propil-pirrolidina-1-carboxílico, (goma incolor, 83 %); terc-butil éster de ácido (2R,4R)-4-(terc-butil-dimetil- silanilóxi)-2-(3,4-dicloro-benzoil)-2-propil-pirrolidina-1-carboxílico, (goma incolor, 73 %); terc-butil éster de ácido (2S,4R)-4-(terc-butil-dimetil- silanilóxi)-2-(3,4-dicloro-benzoil)-2-propil-pirrolidina-1-carboxílico, (óleo incolor, 83 %); terc-butil éster de ácido 2-(3,4-dicloro-benzoil)-2-propil- azetidina-1-carboxílico, (resíduo incolor, 58 %); terc-butil éster de ácido 2-(3,4-dicloro-benzoil)-2-propil- piperidina-1-carboxílico, (óleo incolor, 80 %). Etapa 3 (2-butil-pirrolidin-2-il)-(3,4-dicloro-fenil)-metanona
[00418] Uma solução de terc-butil éster de ácido 2-butil-2-(3,4- dicloro-benzoil)-pirrolidina-1-carboxílico (0,435 g, 1,09 mmol) em HCl a 1N em MeOH (10,9 mL) foi agitada à temperatura ambiente sob nitro- gênio por 14 horas. A mistura de reação foi concentrada in vacuo, de-pois redissolvida em DCM e concentrada in vacuo para remover o ex-cesso de HCl. Purificação por cromatografia (sílica, 0 a 10 % de MeOH em DCM) deu (2-butil-pirrolidin-2-il)-(3,4-dicloro-fenila)-metanona (0,249 g, 0,740 mmol, 68 %) com um pó branco, MS = 300 [M+H]+.
[00419] Utilizando os materiais de partida apropriados, os seguintes compostos foram preparados de maneira similar: (3,4-dicloro-fenil)-(2-propil-pirrolidin-2-il)-metanona (sólido esbranquiçado, 81 %); MS = 286 [M+H]+; (3,4-dicloro-fenil)-(2-etoximetil-pirrolidin-2-il)-metanona (só-lido branco, 99 %); MS = 302 [M+H]+; (3,4-dicloro-fenil)-[2-(3,3-diflúor-alil)-pirrolidin-2-il]-metanona (pó branco, 97 %); MS = 320 [M+H]+; (3,4-dicloro-fenil)-(5,5-dimetil-2-propil-pirrolidin-2-il)- metanona, (pó amarelo-pálido, 97 %); MS = 314 [M+H]+; (3,4-dicloro-fenil)-(2-propil-azetidin-2-il)-metanona (pó branco, 30 %) após purificação de HPLC analítica; MS = 272 [M+H]+; e (3,4-dicloro-fenil)-(2-propil-piperidin-2-il)-metanona, (sólido amarelo, 97 %), MS = 300 [M+H]+.
[00420] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 10 (4-amino-3-cloro-fenil)-(2-butil-pirrolidin-2-il)-metanona
[00421] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema P. ESQUEMA P
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 2-butil-2-{[3-cloro-4-(1,1,1,3,3,3- hexametil-disilazano-2-il)-fenil]-hidróxi-metil}-pirrolidina-1-carboxílico
[00422] A uma solução agitada de 2-(4-bromo-2-cloro-fenil)- 1,1,1,3,3,3-hexametil-disilazano (0,484 g, 1,38 mmol) em éter (14 mL) a -78 °C e sob nitrogênio foi adicionado terc-butil-lítio (2,03 mL, solução a 1,43 M em pentanos, 2,91 mmols) em gotas. Após 90 minutos, uma solução de terc-butil éster de ácido 2-butil-2-formil-pirrolidina-1- carboxílico (0,353 g, 1,38 mmol) em éter (3 mL) foi adicionado à mistura de reação em gotas. Após uma hora, a mistura de reação foi aquecida à temperatura ambiente e agitada à temperatura ambiente por 30 minutos. A mistura de reação foi extinta pela adição de NH4Cl aquoso saturado (10 mL) e extraída com EtOAc. Os extratos combinados foram lavados com salmoura, depois secos (MgSO4), filtrados, e concentrados in vacuo a um óleo (0,75 g). Purificação por cromatografia (sílica, 5 a 20 % de EtOAc em hexanos) deu terc-butil éster de ácido 2- butil-2-{[3-cloro-4-(1,1,1,3,3,3-hexametil-disilazano-2-il)-fenila]-hidróxi- metil}-pirrolidina-1-carboxílico (0,357 g, 0,678 mmol, 49 %) como um óleo incolor.
[00423] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: terc-butil éster de ácido 2-{[3-cloro-4-(1,1,1,3,3,3-hexametil- disilazano-2-il)-fenil]-hidróxi-metil}-2-propil-pirrolidina-1-carboxílico (es-puma incolor, 43 %); terc-butil éster de ácido 2-[Hidróxi-(1-tri-isopropilsilanil-1H- indazol-5-il)-metil]-2-propil-pirrolidina-1-carboxílico, (espuma amarela, 50 %); terc-butil éster de ácido 2-{[1-(terc-butil-dimetil-silanil)-7- flúor-1H-indol-5-il]-hidróxi-metil}-2-propil-pirrolidina-1-carboxílico, (sólido branco, 49 %); e terc-butil éster de ácido 2-ciclopropilmetil-2-[hidróxi-(1-tri- isopropilsilanil-1H-indazol-5-il)-metil]-pirrolidina-1-carboxílico, (goma incolor, 62 %). Etapa 2 terc-butil éster de ácido 2-butil-2-[3-cloro-4-(1,1,1,3,3,3- hexametil-disilazano-2-il)-benzoil]-pirrolidina-1-carboxílico
[00424] A uma solução agitada de terc-butil éster de ácido 2-butil-2- {[3-cloro-4-(1,1,1,3,3,3-hexametil-disilazano-2-il)-fenila]-hidróxi-metil}- pirrolidina-1-carboxílico (0,357 g, 0,678 mmol) em DCM (10 mL) à temperatura ambiente sob nitrogênio foi adicionado DMP (0,575 g, 1,36 mmol) em uma porção simples. Após uma hora, a mistura de reação foi diluída com DCM, lavada com NaOH a 1 N e salmoura, depois seca (MgSO4), filtrada e concentrada in vacuo a um resíduo marrom (0,290 g). Purificação por cromatografia (sílica, 10 % de EtOAc em he- xanos) deu terc-butil éster de ácido 2-butil-2-[3-cloro-4-(1,1,1,3,3,3- hexametil-disilazano-2-il)-benzoil]-pirrolidina-1-carboxílico (0,208 g, 0,397 mmol, 58 %) como um resíduo incolor claro.
[00425] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: terc-butil éster de ácido 2-[3-cloro-4-(1,1,1,3,3,3-hexametil- disilazano-2-il)-benzoil]-2-propil-pirrolidina-1-carboxílico, (óleo amarelo, 96 %); terc-butil éster de ácido 2-propil-2-(1-tri-isopropilsilanil-1H- indazol-5-carbonil) -pirrolidina-1-carboxílico, (espuma amarela, 77 %); terc-butil éster de ácido 2-[1-(terc-butil-dimetil-silanil)-7- flúor-1H-indol-5-carbonil]-2-propil-pirrolidina-1-carboxílico, (óleo amarelo, 75 %); terc-butil éster de ácido 2-ciclopropilmetil-2-(1-tri- isopropilsilanil-1H-indazol-5-carbonil)-pirrolidina-1-carboxílico, (goma incolor, 27 %). Etapa 3 (4-amino-3-cloro-fenil)-(2-butil-pirrolidin-2-il)-metanona
[00426] Uma solução de terc-butil éster de ácido 2-butil-2-[3-cloro-4- (1,1,1,3,3,3-hexametil-dissilazano-2-il)-benzoil]-pirrolidina-1-carboxílico (0,205 g, 0,391 mmol) em HCl a 1N metanólico (7,8 mL) foi agitada a 50 °C sob nitrogênio por 2 horas. A mistura de reação foi concentrada in vacuo para render (4-amino-3-cloro-fenil)-(2-butil-pirrolidin-2-il)- metanona (0,249 g, rendimento quantitativo) como um pó marrom- claro e como um sal de monocloridrato.
[00427] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados pelo procedimento acima: (4-amino-3-cloro-fenil)-(2-propil-pirrolidin-2-il)-metanona, (sólido bege solid, 83 %), MS = 267 [M+H]+; (1H-indazol-5-il)-(2-propil-pirrolidin-2-il)-metanona, (sólido amarelo, 57 %), MS = 258 [M+H]+; (7-flúor-1H-indol-5-il)-(2-propil-pirrolidin-2-il)-metanona (es-puma marrom-clara, 60 %), MS = 275 [M+H]+; (2-ciclopropilmetil-pirrolidin-2-il)-(1H-indazol-5-il)-metanona (pó branco, 99 %), MS = 270 [M+H]+.
[00428] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 11 (2-propil-pirrolidin-2-il)-(1 H-pirrolo[2,3-b ]piridin-5-il)-metanona
[00429] O procedimento sintético descrito neste exemplo foi reali- zado de acordo com o processo mostrado no Esquema Q. ESQUEMAQ
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 2-[hidróxi-(1-tri-isopropilsilanil-1 H- pirrolo[2,3-b ]piridin-5-il)-metil]-2-propil-pirrolidina-1-carboxílico
[00430] A uma solução agitada de 5-bromo-1-tri-isopropilsilanil-1H- pirrolo[2,3-b]piridina (0,587 g, 1,66 mmol) em éter (20 mL) a -78 °C e sob nitrogênio foi adicionado terc-butil-lítio (2,30 mL de solução a 1,51 M em pentanos, 3,49 mmols) em gotas. Após 90 minutos, uma solução de terc-butil éster de ácido 2-formil-2-propil-pirrolidina-1-carboxílico (0,400 g, 1,66 mmol) em éter (1 mL) foi adicionada à mistura de reação em gotas. Após agitação por uma hora, a mistura de reação foi aquecida à temperatura ambiente durante 30 minutos. A mistura de reação foi extinta pela adição de NH4Cl aquoso saturado (20 mL) depois extraída com EtOAc. Os extratos combinados foram lavados com NaHCO3 aquoso saturado e salmoura, depois secos (MgSO4), filtrados e concentrados in vacuo a um óleo amarelo (0,90 g). Purificação por cromatografia (sílica, 5 a 20 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-[hidróxi-(1-tri-isopropilsilanil-1H-pirrolo [2,3-b]piridin-5- il)-metil]-2-propil-pirrolidina-1-carboxílico (0,576 g, 1,12 mmol, 53 %) como uma goma incolor.
[00431] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: terc-butil éster de ácido 2-[hidróxi-(1-tri-isopropilsilanil-1H- indazol-5-il)-metil]-2-isopropoximetil-pirrolidina-1-carboxílico, (óleo amarelo, 79 %); e terc-butil éster de ácido 2-[hidróxi-(1-tri-isopropilsilanil-1H- indazol-5-il)-metil]-2-isobutil-pirrolidina-1-carboxílico, (óleo incolor, 56 %). Etapa 2 terc-butil éster de ácido 2-propil-2-(1-tri-isopropilsilanil-1 H- pirrolo [2,3-b ]piridina-5-carbonil)-pirrolidina-1-carboxílico
[00432] A uma solução agitada de terc-butil éster de ácido 2- [hidróxi-(1-tri-isopropilsilanil-1H-pirrolo[2,3-b]piridin-5-il)-metil]-2-propil- pirrolidina-1-carboxílico (0,528 g, 1,03 mmol) em DCM (15 mL) à temperatura ambiente sob nitrogênio foi adicionado DMP (0,652 g, 1,54 mmol) em uma porção simples. Após 90 minutos, a mistura de reação foi diluída com DCM, lavada com NaOH a 1 N e salmoura, depois seca (MgSO4), filtrada e concentrada in vacuo a um óleo marrom. Purificação por cromatografia (sílica, 5 a 10 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-propil-2-(1-tri-isopropilsilanil-1H-pirrolo[2,3- b]piridina-5-carbonil)-pirrolidina-1-carboxílico (0,415 g, 0,809 mmol, 79 %) como uma goma amarela.
[00433] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: terc-butil éster de ácido 2-isopropoximetil-2-(1-tri- isopropilsilanil-1H-indazol-5-carbonil)-pirrolidina-1-carboxílico, (sólido amarelo, 96 %); e terc-butil éster de ácido 2-isobutil-2-(1-tri-isopropilsilanil-1H- indazol-5-carbonil)-pirrolidina-1-carboxílico, (goma incolor, 49 %). Etapa 3 terc- butil éster de ácido 2-propil-2-(1 H-pirrolo[2,3-b ]piridina-5- carbonil)-pirrolidina-1-carboxílico
[00434] A uma solução agitada de terc-butil éster de ácido 2-propil- 2-(1-tri-isopropilsilanil-1H-pirrolo[2,3-b]piridina-5-carbonil)-pirrolidina-1- carboxílico (0,415 g, 0,809 mmol) em THF (7,5 mL) à temperatura am-biente sob nitrogênio foi adicionado TMAF (0,753 g, 8,09 mmols). A mistura de reação foi agitada por uma hora, depois diluída com NaHCO3 aquoso saturado (30 mL) e água (15 mL) e extraída com EtOAc. Os extratos orgânicos combinados foram lavados com salmoura, secos (MgSO4), filtrados e concentrados in vacuo a uma goma amarelo-pálida. Purificação por cromatografia (sílica, 50 a 100 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-propil-2-(1H- pirrolo[2,3-b]piridina-5-carbonil)-pirrolidina-1-carboxílico (0,247 g, 0,692 mmol, 86 %) como uma espuma incolor.
[00435] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: terc-butil éster de ácido 2-(1H-indazol-5-carbonil)-2- isopropoximetil-pirrolidina-1-carboxílico, espuma branca, 68 %); terc-butil éster de ácido 2-(1H-indazol-5-carbonil)-2-isobutil- pirrolidina-1-carboxílico, (espuma amarela, 30 %); terc-butil éster de ácido (2R,4R)-2-(3,4-dicloro-benzoil)-4- hidróxi-2-propil-pirrolidina-1-carboxílico, (resíduo incolor, 79 %); terc-butil éster de ácido (2S,4R)-2-(3,4-dicloro-benzoil)-4- hidróxi-2-propil-pirrolidina-1-carboxílico, (goma incolor, 79 %). Etapa 4 (2-propil-pirrolidin-2-il)-( 1H-pirrolo[2,3-b ]piridin-5-il)-metanona
[00436] Uma solução de terc-butil éster de ácido 2-propil-2-(1H- pirrolo [2,3-b]piridina-5-carbonil)-pirrolidina-1-carboxílico (0,240 g, 0,672 mmol) em HCl a 1N metanólico (10,1 mL) foi agitada a 20°C sob nitrogênio por 18 horas. A mistura de reação foi concentrada in vacuo depois triturada com DCM (5 mL) e concentrada in vacuo para render (2-propil-pirrolidin-2-il)-(1H-pirrolo[2,3-b]piridin-5-il)-metanona (0,215 g, 0,652 mmols, 97 %) as a pó branco e como um sal de monocloridrato, MS = 258 [M+H]+.
[00437] Utilizando os materiais de partida apropriados, os seguintes compostos também foram preparados: (1H-indazol-5-il)-(2-isopropoximetil-pirrolidin-2-il)-metanona, (sólido branco, 94 %), MS = 288 [M+H]+; (1H-indazol-5-il)-(2-isobutil-pirrolidin-2-il)-metanona, (pó amarelo, 100 %), MS = 272 [M+H]+; (3,4-dicloro-fenil)-((2R,4R)-4-hidróxi-2-propil-pirrolidin-2-il)- metanona, (sólido branco, 61 %), MS = 302 [M+H]+; e (3,4-dicloro-fenil)-((2S,4R)-4-hidróxi-2-propil-pirrolidin-2-il)- metanona, (sólido branco, 97 %), MS = 302 [M+H]+.
[00438] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 12 (5,6-dicloro-piridin-2-il)-(2-propil-pirrolidin-2-il)-metanona
[00439] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema R.. ESQUEMA
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 2-[(5,6-dicloro-piridin-2-il)-hidróxi- metil]-2-propil-pirrolidina-1-carboxílico
[00440] A uma solução agitada de 2-bromo-5,6-dicloro-piridina (0,500 g, 2,20 mmols) em THF (6 mL) a 0 °C e sob nitrogênio foi adici-onado cloreto de isopropilmagnésio (1,21 mL de uma solução a 2 M em THF, 2,42 mmols) em gotas. Após 2 horas, uma solução de terc- butil éster de ácido 2-formil-2-propil-pirrolidina-1-carboxílico (0,317 g, 1,32 mmols) em THF (1 mL) foi adicionada à mistura de reação em gotas. Após 30 minutos, a mistura de reação foi aquecida à temperatura ambiente e agitada por uma hora, depois extinta pela adição de NH4Cl aquoso saturado (10 mL) e extraída com EtOAc. Os extratos orgânicos combinados foram lavados com salmoura, secos (MgSO4), filtrados, e concentrados in vacuo. Purificação do resíduo por cromato- grafia (sílica, 0 a 40 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-[(5,6-dicloro-piridin-2-il)-hidróxi-metil]-2-propil-pirrolidina-1- carboxílico (0,289 g, 0,745 mmol, 56 %) como um óleo amarelo e como uma mistura inseparável de diastereômeros.
[00441] Utilizando os materiais de partida apropriados, terc-butil éster de ácido 2-[(4,5-dicloro-piridin-2-il)-hidróxi-metil]-2-propil-pirrolidina- 1-carboxílico (óleo laranja, 19 %) também foi preparado usando o pro-cedimento acima. Etapa 2 terc- butil éster de ácido 2-(5,6-dicloro-piridina-2-carbonil)-2- propil-pirrolidina-1-carboxílico
[00442] A uma solução agitada de terc-butil éster de ácido 2-[(5,6- dicloro-piridin-2-il)-hidróxi-metil]-2-propil-pirrolidina-1-carboxílico (0,288 g, 0,742 mmol) em DCM (12 mL) a 0°C sob nitrogênio foi adicionado DMP (0,315 g, 0,742 mmol) em uma porção simples. A mistura de reação foi agitada por uma hora, depois foi extinta como uma mistura 1:1 de Na2S2O3 aquoso a 10 % e NaHCO3 aquoso saturado (50 mL), e extraída com DCM (3 x 30 mL). As fases orgânicas combinadas foram concentradas in vacuo para dar terc-butil éster de ácido 2-(5,6-dicloro- piridina-2-carbonil)-2-propil-pirrolidina-1-carboxílico (0,280 g, 0,725 mmol, 98 %) como um sólido amarelo que foi usado diretamente sem purificação adicional.
[00443] Utilizando os materiais de partida apropriados, terc-butil éster de ácido 2-(4,5-dicloro-piridina-2-carbonil)-2-propil-pirrolidina-1- carboxílico (óleo incolor, 43 %) também foi preparado. Etapa 3 (5,6-dicloro-piridin-2-il)-(2-propil-pirrolidin-2-il)-metanona
[00444] Uma solução de terc-butil éster de ácido 2-(5,6-dicloro- piridina-2-carbonil)-2-propil-pirrolidina-1-carboxílico (0,280 g, 0,725 mmol) em HCl a 1N em MeOH (3 mL) foi agitada à temperatura ambiente sob nitrogênio por 20 horas. A mistura de reação foi concentrada in vacuo, e o resíduo resultante foi purificado por cromatografia (sílica, 0 a 30 % de MeOH em DCM) para render (5,6-dicloro-piridin-2-il)-(2- propil-pirrolidin-2-il)-metanona (0,167 g, 0,522 mmol, 72 %) como um sólido amarelo e como um sal de monocloridrato, MS = 287 [M+H]+.
[00445] Utilizando o material de partida apropriado, (4,5-dicloro- piridin-2-il)-(2-propil-pirrolidin-2-il)-metanona (goma amarela, 37 %) também foi preparada, MS = 287 [M+H]+.
[00446] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 13 (3,4-dicloro-5-flúor-fenil)-(2-propil-pirrolidin-2-il)-metanona
[00447] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema S. ESQUEMAS
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 2-[(3,4-dicloro-5-flúor-fenil)-hidróxi- metil]-2-propil-pirrolidina-1-carboxílico
[00448] Uma mistura agitada de brometo de 3,4-dicloro-5- fluorofenila (1,38 g, 5,66 mmols) e aparas de magnésio (0,145 g, 5,94 mmols) em THF (8 mL) foi aquecida sob refluxo sob nitrogênio por 30 minutos, depois resfriada a 0°C. A uma mistura de reação foi adicionada uma solução de terc-butil éster de ácido 2-formil-2-propil-pirrolidina- 1-carboxílico (0,682 g, 2,38 mmols) em THF (2 mL) em gotas durante 15 minutos. A mistura de reação gelada foi agitada por uma hora, depois extinta pela adição de NH4Cl aquoso saturado (20 mL) e extraída com EtOAc. Os extratos orgânicos combinados foram lavados com salmoura, secos (MgSO4), filtrados e concentrados in vacuo a um óleo amarelo (1,7 g). Purificação por cromatografia (sílica, 0 a 20 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-[(3,4-dicloro-5-flúor- fenil)-hidróxi-metil]-2-propil-pirrolidina-1-carboxílico (0,571 g, 1,41 mmol, 50 %) como um sólido branco. Etapa 2 terc- butil éster de ácido 2-(3,4-dicloro-5-flúor-benzoil)-2-propil- pirrolidina-1-carboxílico
[00449] A uma solução agitada de terc-butil éster de ácido 2-[(3,4- dicloro-5-flúor-fenil)-hidróxi-metil]-2-propil-pirrolidina-1-carboxílico (0,533 g, 1,31 mmol) em DCM (20 mL) a 0°C sob nitrogênio foi adicionado DMP (0,557 g, 1,55 mmol) em uma porção simples. A mistura de reação foi aquecida à temperatura ambiente e agitada por 90 minutos. Uma segunda porção de DMP (0,110 g, 0,26 mmol) foi adicionada, e a mistura de reação foi agitada por 30 minutos, depois diluída com DCM, lavada com NaOH a 1 N, salmoura (20 mL), seca (MgSO4), filtrada e concentrada in vacuo a um óleo incolor claro (0,55 g). Purificação por cromatografia (sílica, 5 a 20 % de EtOAc em hexanos) deu terc-butil éster de ácido 2-(3,4-dicloro-5-flúor-benzoil)-2-propil-pirrolidina-1- carboxílico (0,358 g, 0,886 mmol, 68 %) como uma goma incolor clara. Etapa 3 (3,4-dicloro-5-flúor-fenil)-(2-propil-pirrolidin-2-il)-metanona
[00450] Uma solução de terc-butil éster de ácido 2-(3,4-dicloro-5- flúor-benzoil)-2-propil-pirrolidina-1-carboxílico (0,346 g, 0,856 mmol) em HCl a 1N metanólico (8,6 mL) foi agitada à temperatura ambiente sob nitrogênio por 15 horas. A mistura de reação foi concentrada in vacuo depois redissolvida em DCM e reconcentrada in vacuo para remover o excesso de HCl, fornecendo (3,4-dicloro-5-flúor-fenil)-(2- propil-pirrolidin-2-il)-metanona (0,294 g, rendimento quantitativo) como um pó branco, MS = 304 [M+H]+.
[00451] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 14 (3,4-dicloro-fenil)-((2R,4S)-4-flúor-2-propil-pirrolidin-2-il)-metanona e (3,4-dicloro-fenil)-((2S,4S)-4-flúor-2-propil-pirrolidin-2-il)-metanona
[00452] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema T. ESQUEMAT
Legenda: step = etapa Etapa 1 terc-butil éster de ácido (R)-4-(terc-butil-dimetil-silanilóxi)-2- propil-2-[(3,4-dicloro-fenil)-hidróxi-metil]-pirrolidina-1-carboxílico
[00453] terc-butil éster de ácido (R)-4-(terc-butil-dimetil-silanilóxi)-2- propil -2-[(3,4-dicloro-fenil)-hidróxi-metil]-pirrolidina-1-carboxílico foi preparado pela reação de brometo de 3,4-diclorofenil magnésio com terc-butil éster de ácido (R)-4-(terc-butil-dimetil-silanilóxi)-2-formil-2- propil-pirrolidina-1-carboxílico seguindo o procedimento da etapa 1 do Exemplo 11. Etapa 2 terc-butil éster de ácido (R)-4-(terc-butil-dimetil-silanilóxi)-2- propil-2-(3,4-dicloro-benzoil)-pirrolidina-1-carboxílico
[00454] terc-butil éster de ácido (R)-4-(terc-butil-dimetil-silanilóxi)-2- propil -2-(3,4-dicloro-benzoil)-pirrolidina-1-carboxílico foi preparado pela oxidação de terc-butil éster de ácido (R)-4-(terc-butil-dimetil- silanilóxi)-2-propil-2-[(3,4-dicloro-fenil)-hidróxi-metil]-pirrolidina-1- carboxílico com DMP seguindo o procedimento da etapa 2 do Exemplo 11. Etapa 3 terc- butil éster de ácido (R)-2-(3,4-dicloro-benzoil)-4-hidróxi-2- propil-pirrolidina-1-carboxílico
[00455] terc-butil éster de ácido (R)-2-(3,4-dicloro-benzoil)-4-hidróxi- 2-propil-pirrolidina-1-carboxílico foi preparado pelo tratamento de terc- butil éster de ácido (R)-4-(terc-butil-dimetil-silanilóxi)-2-propil-2-(3,4- dicloro-benzoil)-pirrolidina-1-carboxílico com TMAF seguindo o proce-dimento da etapa 3 do Exemplo 11. Etapa 4 terc-butil éster de ácido (S)-2-(3,4-dicloro-benzoil)-4-flúor-2- propil-pirrolidina-1-carboxílico
[00456] A uma solução agitada de terc-butil éster de ácido (R)-2- (3,4-dicloro-benzoil)-4-hidróxi-2-propil-pirrolidina-1-carboxílico (0,222 g, 0,554 mmol) em THF (3 mL) à temperatura ambiente sob nitrogênio foram adicionados fluoreto de perfluorobutanossulfonila (0,195 mL, 1,11 mmol), tri-hidrofluoreto de trietilamina (0,181 mL, 1,11 mmol) e trietilamina (0,46 mL, 3,32 mmols). A mistura de reação foi agitada por 18 horas, depois filtrada através de uma almofada de sílica, lavada com EtOAc, e concentrada in vacuo para dar terc-butil éster de ácido (S)-2-(3,4-dicloro-benzoil)-4-flúor-2-propil-pirrolidina-1-carboxílico (0,222 g, 0,551 mmol, 99 %) como uma espuma amarela que foi usada diretamente na próxima etapa purificação adicional. Etapa 5 (3,4-dicloro-fenil)-((2R,4S)-4-flúor-2-propil-pirrolidin-2-il)- metanona e (3,4-dicloro-fenil)-((2S,4S)-4-flúor-2-propil-pirrolidin-2-il)- metanona
[00457] Uma solução de terc-butil éster de ácido (S)-2-(3,4-dicloro- benzoil)-4-flúor-2-propil-pirrolidina-1-carboxílico (0,220 g, 0,545 mmol) em HCl a 1N metanólico (3 mL) foi agitada a 20 °C sob nitrogênio por 18 horas. A mistura de reação foi concentrada in vacuo depois purificada por cromatografia (sílica, 0 a 20 % de MeOH em DCM) para render (3,4-dicloro-fenil)-((2R,4S)-4-flúor-2-propil-pirrolidin-2-il)-metanona (0,048 g, 0,158 mmol, 29 %) como uma primeira fração (óleo amarelo) depois (3,4-dicloro-fenil)-((2S,4S)-4-flúor-2-propil-pirrolidin-2-il)- metanona (0,072 g, 0,238 mmol, 44 %) como uma segunda fração (óleo amarelo), cada como um sal de monocloridrato, MS = 304 [M+H]+.
[00458] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 15 (1H-indol-5-il)-(2-propil-pirrolidin-2-il)-metanona
[00459] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema U. ESQUEMA U
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 5-[(1-terc-butóxicarbonil-2-propil- pirrolidin-2-il)-hidróxi-metil]-indol-1-carboxílico
[00460] A uma solução agitada de terc-butil éster de ácido 5-bromo- indol-1-carboxílico (0,700 g, 2,37 mmols) em éter (20 mL) a -78 °C e sob nitrogênio foi adicionado terc-butil-lítio (3,64 mL de solução a 1,43 M em pentanos, 5,21 mmols) em gotas. Após 30 minutos, uma solução de terc-butil éster de ácido 2-formil-2-propil-pirrolidina-1-carboxílico (0,569 g, 2,37 mmols) em éter (5 mL) foi adicionada à mistura de rea- ção em gotas. A mistura de reação foi agitada por uma hora, depois extinta pela adição de NH4Cl aquoso saturado, e extraída com EtOAc. Os extratos orgânicos combinados foram lavados com NaHCO3 aquoso saturado e salmoura, depois secos (MgSO4), filtrados e concentrados in vacuo. Purificação por cromatografia (sílica, 0 a 60 % de EtOAc em hexanos) deu terc-butil éster de ácido 5-[(1-terc-butóxicarbonil-2- propil-pirrolidin-2-il)-hidróxi-metil]-indol-1-carboxílico (0,466 g, 1,02 mmol, 43 %) como um óleo amarelo. Etapa 2 terc-butil éster de ácido 5-(1-terc-butóxicarbonil-2-propil- pirrolidina-2-carbonil)-indol-1-carboxílico
[00461] A uma solução agitada de terc-butil éster de ácido 5-[(1- terc-butóxicarbonil-2-propil-pirrolidin-2-il)-hidróxi-metil]-indol-1- carboxílico (0,460 g, 1,00 mmol) em DCM (10 mL) a 0 °C sob nitrogênio foi adicionado DMP (0,652 g, 1,54 mmol) em uma porção simples. A mistura de reação foi aquecida à temperatura ambiente e agitada por 90 minutos, depois diluída com DCM, lavada com uma mistura 1:1 de Na2S2O5 aquoso a 10 % e NaHCO3, seguida por salmoura, depois seca (MgSO4), filtrada e concentrada in vacuo a um óleo amarelo. Pu-rificação por cromatografia (sílica, 0 a 80 % de EtOAc em hexanos) deu terc-butil éster de ácido 5-(1-terc-butóxicarbonil-2-propil-pirrolidina- 2-carbonil)-indol-1-carboxílico (0,132 g, 0,289 mmol, 29 %) como um óleo amarelo. Etapa 3 (1H-indol-5-il)-(2-propil-pirrolidin-2-il)-metanona
[00462] A uma solução agitada de terc-butil éster de ácido 5-(1-terc- butóxicarbonil-2-propil-pirrolidina-2-carbonil)-indol-1-carboxílico (0,132 g, 0,289 mmol) em DCM (3 mL) a 20 °C sob nitrogênio foi adicionado TFA (1 mL). Após 14 horas, a mistura de reação foi extinta com NaHCO3 aquoso saturado e extraída com DCM . As fases orgânicas combinadas foram concentrada in vacuo depois purificadas por croma- tografia (sílica, 0 a 30 % de MeOH em DCM) para fornecer (1H-indol- 5-il)-(2-propil-pirrolidin-2-il)-metanona (0,053 g, 0,207 mmol, 72 %) como uma espuma bege, MS = 257 [M+H]+.
[00463] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 16 exo-(3,4-dicloro-fenil)-(2-propil-8-aza-biciclo[3.2.1]oct-2-il)-metanona
[00464] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema V. ESQUEMA V O
Legenda: carbonato - iodopropano - brometo de 3,4-diclorofenil magnésio Etapa 1 terc-butil éster de ácido 3-oxo-8-azabiciclo[3.2.1]octano-8- carboxílico
[00465] Cloridrato de 8-Azabiciclo[3.2.1]octan-3-ona (cloridrato de nortropinona, 10,0 g, 62 mmols) foi dissolvido em 1,4-dioxano (200 mL) e água (50 mL). N,N-diisopropiletilamina (20,0 g, 155 mmols) e di- terc-butildicarbonato (20,3 g, 93 mmols) foram adicionados, e a mistura de reação foi agitada à temperatura ambiente por três horas. A mistura foi diluída com água e extraída com acetato de etila. Os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre sulfato de sódio, filtrados, e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (sílica gel, acetato de etila / hexano) para prover terc-butil éster de ácido 3-oxo-8- azabiciclo[3.2.1]octano-8-carboxílico como um sólido esbranquiçado, 14 g (99 % de rendimento). Etapa 2 8-terc-butil éster 2-metil éster de ácido 3-hidróxi-8-azabiciclo [3.2.1 ]oct-2-eno-2,8-dicarboxílico
[00466] terc-butil éster de ácido 3-oxo-8-azabiciclo[3.2.1]octano-8- carboxílico da Etapa 1 (14,1 g, 62 mmols) foi dissolvido em ciclo- hexano (550 mL), ao qual foi adicionado carbonato de dimetila (12,4 g, 137 mmols), seguido por hidreto de sódio (5,0 g, 125 mmols) e metanol (0,2 mL). A mistura de reação foi agitada sob refluxo por 15 horas, depois resfriada à temperatura ambiente, e água (25 mL) foi adicionada. A mistura de reação foi concentrada sob pressão reduzida a um volume de 50 mL, que foi depois dividido entre acetato de etila e cloreto de amônio aquoso saturado. Os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre sulfato de sódio, filtrados, e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (sílica-gel, acetato de etila / hexano) para prover 8-terc-butil éster 2-metil éster de ácido 3-hidróxi-8- azabiciclo[3.2.1] oct-2-eno-2,8-dicarboxílico como um óleo amarelo- claro (15,4 g, 87 % de rendimento). Etapa 3 8-terc-butil éster exo-2-metil éster de ácido endo -3-hidróxi-8- azabiciclo[3.2.1 ]octano-2,8-dicarboxílico
[00467] 8-terc-butil éster 2-metil éster de ácido 3-hidróxi-8- azabiciclo [3.2.1]oct-2-eno-2,8-dicarboxílico da Etapa 2 (15,4 g, 54 mmols) foi dissolvido em metanol (350 mL). A solução resultante foi resfriada em uma acetonitril / banho de gelo seco (-45 0C). Boro- hidreto de sódio (5,15 g, 136 mmols, 10 a 40 mesh) foi adicionado, e a mistura de reação foi agitada a -45 0C por 1,5 hora, após este tempo, cloreto de amônio aquoso saturado (50 mL) foi adicionado. A mistura foi aquecida à temperatura ambiente e depois concentrada sob pressão reduzida a um volume de 50 mL, que foi depois dividido entre di- clorometano e cloreto de amônio aquoso saturado. As camadas orgâ- ncias combinadas foram secas sobre sulfato de sódio, filtradas e concentradas sob pressão reduzida. O resíduo foi purificado por cromato- grafia instantânea (sílica-gel, acetato de etila / hexano) para prover 8- terc-butil éster exo-2-metil éster de ácido endo-3-hidróxi-8- azabiciclo[3.2.1]octano-2,8-dicarboxílico como um óleo incolor (8,1 g, 52 % de rendimento). Etapa 4 8-terc-butil éster 2-metil éster de ácido 8-azabiciclo[3.2.1]oct- 2-eno-2,8-dicarboxílico
[00468] 8-terc-butil éster exo-2-metil éster de ácido Endo-3-hidróxi- 8-azabiciclo[3.2.1]octano-2,8-dicarboxílico da Etapa 3 (8,1 g, 28 mmols) foi dissolvido em 1,2-dicloroetano (120 mL), ao qual foram adicionados trietilamina (17,2 g, 170 mmols) e anidrido trifluoroacético (17,8 g, 85 mmols). A mistura de reação foi agitada à temperatura ambiente por 15 horas, depois bicarbonato de sódio aquoso saturado (150 mL) e diclorometano (280 mL) foram adicionados. A fase orgâni- ca foi separada and lavada com salmoura. As camadas orgânicas combinadas foram secas sobre sulfato de sódio, filtradas e concentradas sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (sílica-gel, acetato de etila / hexano) para prover 8-terc- butil éster 2-metil éster de ácido 8-azabiciclo[3.2.1]oct-2-eno-2,8- dicarboxílico como um óleo amarelo (6,0 g, 79 % de rendimento). Etapa 5 8-terc-butil éster 2-metil éster de ácido 8- azabiciclo[3.2.1 ]octano-2,8-dicarboxílico
[00469] 8-terc-butil éster 2-metil éster de ácido 8- azabiciclo[3.2.1]oct-2-eno-2,8-dicarboxílico da Etapa 4 (5,9 g, 22 mmols) foi dissolvido em etanol (100 mL), ao qual paládio (10 % em carvão, 0,59 g) foi adicionado. A mistura resultante foi agitada sob uma atmosfera de hidrogênio 344,7 KPa (50 psi) por 2 horas à temperatura ambiente, e foi depois filtrada através de um leito de Celite, que foi lavado com acetato de etila. O filtrado foi concentrado sob pressão reduzida, e o resíduo resultante foi purificado por cromatografia instantânea (sílica-gel, acetato de etila / hexano) para prover 8-terc-butil éster 2-metil éster de ácido 8-azabiciclo[3.2.1]octano-2,8-dicarboxílico como uma mistura de isômeros endo e exo como um óleo incolor (5,8 g, 97 % de rendimento). Etapa 6 8-terc-butil éster de ácido 2-propil-8-aza-biciclo[3.2.1]octano- 2,8-dicarboxílico
[00470] 8-terc-butil éster 2-metil éster de ácido 8- azabiciclo[3.2.1]octano-2,8-dicarboxílico como uma mistura de isôme- ros endo e exo da Etapa 5 (1,0 g, 3,7 mmols) foi dissolvido em tetra- hidrofurano (30 mL), e 1-iodopropano (3,2 g, 19 mmols) foi adicionado. A solução resultante foi resfriada a -76 0C e tratada em gotas durante 15 minutos com solução de bis(trimetilsilil) amida de potássio em tolu- eno (0,5 M, 11,1 mL, 5,6 mmols). A agitação foi continuada a -76 0C por 1,5 hora, e a mistura de reação foi depois deixada aquecer lenta- mente a 0 0C durante 3 horas. Cloreto de amônio aquoso saturado foi adicionado, e a mistura resultante foi extraída com acetato de etila. Os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre sulfato de sódio, filtrados, e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (sílica- gel, acetato de etila / hexano) para prover 8-terc-butil éster 2-metil éster de ácido 2-propil-8-aza-biciclo[3,2.1]octano-2,8-dicarboxílico como uma mistura de isômeros endo e exo como um óleo amarelo-pálido (0,99 g, 85 % de rendimento). Etapa 7 terc- butil éster de ácido 2-hidroximetil-2-propil-8- azabiciclo[3.2.1 ] octano-8-carboxílico
[00471] 8-terc-butil éster 2-metil éster de ácido 2-propil-8-aza-biciclo [3.2.1]octano-2,8-dicarboxílico (mistura de isômeros endo e exo da Etapa 6, 0,98 g, 3,1 mmols) foi dissolvido em tetra-hidrofurano (15 mL), e a mistura resultante foi resfriada a 0 0C. A solução de hidreto de lítio alumínio em tetra-hidrofurano (1 M, 3,3 mL, 3,3 mmols) foi adicionada em gotas durante 10 minutos, e a agitação foi continuada a 0 0C por 1,5 hora. A solução aquosa saturada de potássio tartarato de sódio (10 mL) foi adicionada, e a mistura foi aquecida à temperatura ambiente e agitada por 15 horas. Solução aquosa saturada adicional de potássio tartarato de sódio (10 mL) foi adicionada, e a mistura foi extraída com acetato de etila. Os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre sulfato de sódio, filtrados, e concentrados sob pressão reduzida. O resíduo foi purificado por cromato- grafia instantânea (sílica-gel, acetato de etila / hexano) para prover terc-butil éster de ácido 2-hidroximetil-2-propil-8- azabiciclo[3.2.1]octano-8-carboxílico como uma mistura separável de isômeros endo e exo, ambos como óleos incolores (0,68 g e 0,17 g, 76 % e 19% de rendimento, respectivamente). Etapa 8 terc-butil éster de ácido exo-2-formil-2-propil-8- azabiciclo[3.2.1 ] octano-8-carboxílico
[00472] terc-butil éster de ácido exo-2-Hidroximetil-2-propil-8- azabiciclo [3.2.1]octano-8-carboxílico da Etapa 7 (0,67 g, 2,4 mmols) foi dissolvido em diclorometano (25 mL). A solução foi resfriada a 0 0C, e periodinano Dess-Martin (1,0 g, 2,4 mmols) foi adicionado. A agitação foi continuada por 5 minutos a 0 0C, seguido por 1,5 hora à temperatura ambiente. À mistura de reação foram adicionados dietil éter (50 mL) e hidróxido de sódio aquoso (1 M, 20 mL), seguido por dietil éter adicional (30 mL). As fases foram separadas, e a fase orgânica foi lavada com água e salmoura. As camadas orgânicas combinadas foram secas sobre sulfato de sódio, e concentradas sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (sílica-gel, acetato de etila / hexano) para prover terc-butil éster de ácido exo-2-formil-2- propil-8-azabiciclo[3.2.1]octano-8-carboxílico como um óleo incolor (0,61 g, 90% de rendimento). Etapa 9 terc-butil éster de ácido exo-2-[(3,4-Diclorofenil)-hidroximetil]- 2-propil-8-azabiciclo[3.2.1 ]octano-8-carboxílico
[00473] terc-butil éster de ácido exo-2-Formil-2-propil-8- azabiciclo[3.2.1] octano-8-carboxílico da Etapa 8 (0,45 g, 1,6 mmol) foi dissolvido em tetra-hidrofurano (4 mL). A solução resultante foi resfriada a 0 0 C, e uma solução de brometo de 3,4-diclorofenilmagnésio em tetra-hidrofurano (0,5 M, 6,4 mL, 3,2 mmols) foi adicionada em gotas durante 10 minutos. A agitação foi continuada a 0 0C por 1,5 hora, depois cloreto de amônio aquoso saturado (20 mL) foi adicionado. A mistura resultante foi extraída com acetato de etila, e os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre sulfato de sódio, filtrados, e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (sílica-gel, acetato de etila / hexano) para prover terc-butil éster de ácido exo-2-[(3,4- diclorofenil)-hidroximetil]-2-propil-8-azabiciclo[3.2.1]octano-8- carboxílico como uma mistura de epímeros como um sólido branco (0,57 g, 83 % de rendimento). Etapa 10 terc-butil éster de ácido exo -2-(3,4-diclorobenzoil)-2-propil-8- azabiciclo[3.2.1 ]octano-8-carboxílico
[00474] terc-butil éster de ácido exo-2-[(3,4-diclorofenil)- hidroximetil]-2-propil-8-azabiciclo[3.2.1]octano-8-carboxílico como uma mistura de epímeros da Etapa 9 (0,56 g, 1,3 mmol) foi suspenso em acetonitrila (14 mL). Diclorometano (4 mL) foi adicionado, e à solução homogênea resultante foi adicionado periodinano Dess-Martin (0,56 g, 1,3 mmol), seguido pela agitação à temperatura ambiente por 1 hora. À mistura de reação foram adicionados dietil éter (80 mL) e hidróxido de sódio aquoso (1 M, 20 mL). As fases foram separadas, e os extratos orgânicos combinados foram lavados com água e salmoura, secos sobre sulfato de sódio, filtrados, e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (sílica-gel, acetato de etila / hexano) para prover terc-butil éster de ácido exo-2-(3,4- diclorobenzoil)-2-propil-8-azabiciclo[3.2.1]octano-8-carboxílico como um branco esbranquiçado (0,53 g, 95 % de rendimento). Etapa 11 exo -(3,4-dicloro-fenil)-(2-propil-8-azabiciclo[3.2.1]oct-2- il)metanona
[00475] terc-butil éster de ácido exo-2-(3,4-diclorobenzoil)-2-propil- 8-azabiciclo[3.2.1]octano-8-carboxílico da Etapa 10 (0,15 g, 0,35 mmol) foi dissolvido em uma solução de cloreto de hidrogênio em metanol (1 M, 3,5 mL), e a solução resultante foi agitada a 40 0C por duas horas. A mistura de reação foi concentrada sob pressão reduzida para prover cloridrato de exo-(3,4-dicloro-fenil)-(2-propil-8- azabiciclo[3.2.1]oct-2-il)metanona como uma espuma branca (0,13 g, 99 % de rendimento).
[00476] Preparado de forma similar ao terc-butil éster de ácido en- do-2-hidroximetil-2-propil-8-azabiciclo[3.2.1]octano-8-carboxílico da Etapa 7, seguindo as Etapas 8 a 11, foi cloridrato de endo-(3,4-dicloro- fenil)-(2-propil-8-azabiciclo[3.2.1]oct-2-il)metanona, MS = 326 [M+H]+
[00477] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 17 (5-flúor-1H-indol-2-il)-(4-propil-piperidin-4-il)-metanona
[00478] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema W. ESQUEMAW
Legenda: step = etapa Etapa 1 1-benzenossulfonil-5-flúor-1H-indol
[00479] A uma solução a 0 oC de 5-fluoroindol (10 g, 74 mmols) e hidrogênio sulfato de tetrabutil amônio (3,8 g, 11 mmols) em 200 mL de tolueno foram adicionados 200 mL de NaOH aquoso a 50 %, seguido pela adição de sulfonilcloreto de benzeno (14 mL, 111 mmols). A mistura de reação foi deixada aquecer à temperatura ambiente durante a noite. A mistura de reação foi extraída com acetato de etila e lavada com HCl a 1 M, bicarbonato de sódio aquoso, água e salmoura. A camada orgânica foi seca sobre sulfato de magnésio, filtrada e concentrada in vacuo. O resíduo restante foi recristalizado de acetato de etila e hexanos para proporcionar 19 g (96 % de rendimento) de 1- benzenossulfonil-5-flúor-1H-indol como um sólido branco cristalino. Etapa 2 terc-butil éster de ácido 4-[(1-Benzenossulfonil-5-flúor-1H- indol-2-il)-hidróxi-metil]-4-propil-piperidina-1-carboxílico
[00480] A uma solução a -78 oC de 1-benzenossulfonil-5-flúor-1H- indol (539 mg, 1,96 mmol) em 30 mL de THF, t-BuLi (1,5 mL, 2,54 mmols) foi adicionado lentamente. A mistura de reação foi agitada por 30 minutos, depois uma solução de terc-butil éster de ácido 4-formil-4- propil-piperidina-1-carboxílico (500 mg, 1,96 mmol) em 5 mL THF foi adicionada. A reação foi deixada em agitação por 2 horas a -78 oC e foi depois aquecida a -20 oC e extinta com uma solução aquosa saturada de cloreto de amônio. A mistura de reação foi extraída com acetato de etila, e as camadas orgânicas combinadas foram lavados com salmoura, secas (MgSO4), filtradas e concentradas em sílica. O material foi cromatografado em uma coluna Thomson de 25 g eluindo com 20 % de acetato de etila, 80 % de hexanos para proporcionar terc-butil éster de ácido 4-[(1-benzenossulfonil-5-flúor-1H-indol-2-il)-hidróxi- metil]-4-propil-piperidina-1-carboxílico (319 mg, 0,6 mmol) em um 53 % de rendimento como uma espuma bege. Etapa 3 terc-butil éster de ácido 4-(1-benzenossulfonil-5-flúor-1H-indol- 2-carbonil)- 4-propil-piperidina-1-carboxílico
[00481] A uma solução of terc-butil éster de ácido 4-[(1- benzenossulfonil-5-flúor-1H-indol-2-il)-hidróxi-metil]-4-propil-piperidina- 1-carboxílico (319 mg, 0,6 mmol) em 20 mL de diclorometano foi adici-onado periodinano Dess-Martin (255 mg, 0,6 mmol). A reação foi agi- tada por 30 minutos à temperatura ambiente, e depois extinta com uma mistura 1:1 de Na2S2O3 aquoso a 5 %: NaHCO3aquoso saturado. A mistura foi agitada até que todos os sólidos fossem dissolvidos, depois extraída com dietil éter. As camadas orgânicas combinadas foram lavadas com NaHCO3 aquoso saturado, e salmoura, secas (MgSO4), filtradas e concentradas in vacuo para proporcionar terc-butil éster de ácido 4-(1-benzenossulfonil-5-flúor-1H-indol-2-carbonil)- 4-propil- piperidina-1-carboxílico bruto (300 mg, 0,57 mmol) como um sólido bege em um rendimento de 95 %. Etapa 4 terc-butil éster de ácido 4-(5-flúor-1H-indol-2-carbonil)- 4- propil-piperidina-1-carboxílico
[00482] A uma solução de terc-butil éster de ácido 4-(1- benzenossulfonil-5-flúor-1H-indol-2-carbonil)- 4-propil-piperidina-1- carboxílico (290 mg, 0,55 mmol) em 30 mL de metanol foram adicionados 10 mL de NaOH a 1M. A mistura de reação foi aquecida a 80 oC e foi deixada em agitação por uma hora, depois foi concentrada in vacuo para remover o metanol. O resíduo restante foi extraído com acetato de etila, e as camadas orgânicas combinadas foram lavadas com salmoura, secas (MgSO4), filtradas e concentradas in vacuo para proporcionar um óleo de cor amarela. O óleo foi cromatografado sob uma coluna de SiO2 de 12 g eluindo com 20 % de acetato de etila, 80 % de hexanos para proporcionar terc-butil éster de ácido 4-(5-flúor-1H-indol- 2-carbonil)- 4-propil-piperidina-1-carboxílico (162 mg) como um sólido branco em 76 % de rendimento. Etapa 5 (5-flúor-1 H-indol-2-il)-(4-propil-piperidin-4-il)-metanona
[00483] terc-butil éster de ácido 4-(5-flúor-1H-indol-2-carbonil)- 4- propil-piperidina-1-carboxílico (162 mg) foi dissolvido em HCl a 1M me- tanólico e agitado à temperatura ambiente por 24 horas. O solvente foi removido para proporcionar um óleo que foi precipitado de dietil éter para dar cloridrato de (5-flúor-1H-indol-2-il)-(4-propil-piperidin-4-il)- metanona (132 mg) como um sólido em 97% de rendimento, MS = 289 [M+H]+.
[00484] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela1. Exemplo 18 (4-propil-piperidin-4-il)-quinolin-2-il-metanona
[00485] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema X. ESQUEMA X
Legenda: step = etapa Etapa 1 2-iodoquinolina
[00486] 2-Iodoquinolina foi preparada de acordo com o procedimento de Kimber, et. al. (Tetrahedron 2000, 56, 3575). A uma solução de 2-cloroquinolina (10,0 g, 61,5 mmols) em CH3CN (100 mL) foram adi-cionados iodeto de sóido (14 g, 92,3 mmols) e cloreto de acetila (8,8 mL, 123 mmols). A mistura de reação foi agitada a 100 °C por 5 horas, depois resfriada à temperatura ambiente e extinta com K2CO3 aquoso a 10 % (100 mL) e NaHSO3 aquoso a 5 % (50 mL). A camada aquosa foi extraída duas vezes com diclorometano, depois os extratos orgânicos combinados foram secos sobre MgSO4, filtrados e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (0 % a 20 % de EtOAc em hexanos) para prover 9,7 g (70 %) de 2-iodoquinolina como um sólido amarelo. Etapa 2 terc-butil éster de ácido 4-(hidróxi-quinolin-2-il-metil)-4-propil- piperidina-1-carboxílico
[00487] A uma solução de 2-iodoquinolina (670 mg, 2,6 mmols) em THF (10 mL) a 0 °C foi adicionado lentamente cloreto de isopropil magnésio (2,0 M em THF, 1,6 mL, 3,2 mmols). A mistura de reação foi agitada a 0 °C por 30 minutos, depois uma solução de terc-butil éster de ácido 4-formil-4-propil-piperidina-1-carboxílico (670 mg, 2,6 mmols) em THF (3 mL) foi adicionada lentamente. A mistura de reação foi agitada a 0 °C por 30 minutos, depois aquecida à temperatura ambiente, extinta com solução aquosa saturada de NH4Cl, e extraída com EtOAc. Os extratos orgânicos combinados foram lavados com salmoura, secos sobre MgSO4, filtrados e concentrados sob pressão reduzida. O resíduo foi purificado por cromatografia instantânea (0 a 20 EtOAc em hexanos) para proporcionar 190 mg (19) de terc-butil éster de ácido 4- (hidróxi-quinolin-2-il-metil)-4-propil-piperidina-1-carboxílico como um óleo amarelo. Etapa 3 terc-butil éster de ácido 4-propil-4-(quinolina-2-carbonil)- piperidina-1-carboxílico
[00488] A uma solução de terc-butil éster de ácido 4-(hidróxi- quinolin-2-il-metil)-4-propil-piperidina-1-carboxílico (190 mg, 0,5 mmol) em tolueno (5 mL) foi adicionado óxido de manganês (IV) (ativado, 260 mg, 3,0 mmols). A mistura de reação foi aquecida a 100 °C por 3 horas, depois resfriada à temperatura ambiente e filtrada através de Celi- te, enxaguada com EtOAc. O filtrado foi concentrado e purificado por cromatografia instantânea (0 % a 20 % de EtOAc em hexanos) para prover 124 mg (67 %) de terc-butil éster de ácido 4-propil-4-(quinolin-2- carbonil)-piperidina-1-carboxílico como um óleo incolor. Etapa 4 (4-propil-piperidin-4-il)-quinolin-2-il-metanona
[00489] terc-butil éster de ácido 4-propil-4-(quinolina-2-carbonil)- piperidina-1-carboxílico (124 mg, 0,32 mmol) foi dissolvido em uma solução de HCl a 1,0M anidro em MeOH (5 mL). A mistura de reação foi agitada à temperatura ambiente por 15 horas, depois concentrada sob pressão reduzida para proporcionar 82 mg (80 %) de cloridrato de (4-propil-piperidin-4-il)-quinolin-2-il-metanona como um sólido amarelo, MS = 283 [M+H]+.
[00490] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 19 [3-(3,3-Dimetil-butil)-pirrolidin-3-il]-(5-flúor-benzo[b]tiofen-3-il)- metanona
[00491] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema Y. ESQUEMAY
Legenda: step = etapa Etapa 1 tert butil éster de ácido 3-(3,3-dimetil-butil)-3-[(5-flúor- benzo[b]tiofen-3-il)-hidróxi-metil]-pirrolidina-1-carboxílico
[00492] Uma mistura de 3-bromo-5-flúor-benzotiofeno (0,4 g, 1,73 mmol), magnésio (0,051 g, 2,1 mmols) e algumas partículas de iodo em tetra-hidrofurano anidro (10 ml) foi submetida a refluxo por 7 horas, e depois resfriada em um banho frio. À mistura de reação foi lentamente adicionada uma solução de terc-butil éster de ácido 3-(3,3-dimetil- butil)-3-formil-pirrolidina-1-carboxílico (0,39 g, 1,38 mmol) em tetra- hidrofurano anidro (9 ml). A mistura de reação foi agitada à temperatura de banho frio por uma hora e extinta com solução de cloreto de amônio aquoso saturado. A solução aquosa foi extraída com acetato de etila que foi lavado com salmoura e seco sobre sulfato de sódio anidro. Após remoção do agente de secagem, a solução orgânica foi concentrada sob pressão reduzida. O resíduo foi purificado por croma- tografia de sílica-gel (0 a 20 % de acetato de etila em hexano) para render terc-butil éster de ácido 3-(3,3-dimetil-butil)-3-[(5-flúor- benzo[b]tiofen-3-il)-hidróxi-metil]-pirrolidina-1-carboxílico como uma espuma amarela (0,13 g, 21 %),MS = 436 [M+H]+. Etapa 2 terc-butil éster de ácido 3-(3,3-dimetil-butil)-3-(5-flúor-benzo[b] tiofeno-3-carbonil)-pirrolidina-1-carboxílico
[00493] terc-butil éster de ácido 3-(3,3-dimetil-butil)-3-(5-flúor- benzo[b] tiofeno-3-carbonil)-pirrolidina-1-carboxílico foi preparado de terc-butil éster de ácido 3-(3,3-dimetil-butil)-3-[(5-flúor-benzo[b]tiofen-3- il)-hidróxi-metil]-pirrolidina-1-carboxílico por oxidação com MnO2 usando o procedimento da etapa 3 do Exemplo 18. Etapa 3 [3-(3,3-dimetil-butil)-pirrolidin-3-il]-(5-flúor-benzo[b]tiofen-3-il)- metanona
[00494] [3-(3,3-dimetil-butil)-pirrolidin-3-il]-(5-flúor-benzo[b]tiofen-3-il)- metanona foi preparado de terc-butil éster de ácido 3-(3,3-dimetil-butil)- 3-(5-flúor-benzo[b]tiofeno-3-carbonil)-pirrolidina-1-carboxílico usando o procedimento da etapa 4 do Exemplo 18, MS = 334 [M+H]+.
[00495] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 20 (7-flúor-benzo[b]tiofen-2-il)-[3-(tetra-hidro-piran-4-ilmetil)-pirrolidin-3-il]- metanona
[00496] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema Z. ESQUEMAZ
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 3-[(7-flúor-benzo[b]tiofen-2-il)-hidróxi- metil]-3-(tetra-hidro-piran-4-ilmetil)-pirrolidina-1-carboxílico
[00497] A uma solução de 7-flúor-benzotiofeno (0,22 g, 1,44 mmol) em tetra-hidrofurano anidro (10 ml) a -78 oC foi adicionada em gotas uma solução de n-BuLi em hexano (1,6M, 0,9 ml, 1,44 mmol). A mistura de reação foi agitada a -78 0C por uma hora, e depois uma solução de terc-butil éster de ácido 3-formil-3-(tetra-hidro-piran-4-ilmetil)- pirrolidina-1-carboxílico (0,3 g, 1,01 mmol) em tetra-hidrofurano anidro (5 ml) foi depois adicionada. A mistura de reação foi agitada a -78 0C por 3 horas, extinta com cloreto de amônio aquoso saturado, e dividida entre acetato de etila e solução de cloreto de amônio aquoso saturado. A fase orgânica foi lavada com salmoura, seca sobre sulfato de sódio anidro, filtrada, e concentrada sob pressão reduzida. O resíduo foi pu- rificado por cromatografia de sílica-gel (10 a 45 % de acetato de etila em hexano) para render terc-butil éster de ácido 3-[(7-flúor- benzo[b]tiofen-2-il)-hidróxi-metil]-3-(tetra-hidro-piran-4-ilmetil)- pirrolidina-1-carboxílico como um semissólido incolor (0,138 g, 30 %). MS = 450 [M+H]+. Etapa 2 terc-butil éster de ácido 3-(7-flúor-benzo[b]tiofeno-2-carbonil)- 3-(tetra-hidro-piran-4-ilmetil)-pirrolidina-1-carboxílico
[00498] terc-butil éster de ácido 3-(7-flúor-benzo[b]tiofeno-2- carbonil)-3-(tetra-hidro-piran-4-ilmetil)-pirrolidina-1-carboxílico foi preparado de terc-butil éster de ácido 3-[(7-flúor-benzo[b]tiofen-2-il)- hidróxi-metil]-3-(tetra-hidro-piran-4-ilmetil)-pirrolidina-1-carboxílico por oxidação com MnO2 usando o procedimento da etapa 3 do Exemplo 18. Etapa 3 (7-flúor-benzo[b]tiofen-2-il)-[3-(tetra-hidro-piran-4-ilmetil)- pirrolidin-3-il]-metanona
[00499] (7-flúor-benzo[b]tiofen-2-il)-[3-(tetra-hidro-piran-4-ilmetil)- pirrolidin-3-il]-metanona foi preparada de terc-butil éster de ácido 3-(7- flúor-benzo [b]tiofeno-2-carbonil)-3-(tetra-hidro-piran-4-ilmetil)- pirrolidina-1-carboxílico usando o procedimento da etapa 4 do Exemplo 18, MS = 348 [M+H]+.
[00500] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 21 (4-cloro-5-metil-tiofen-2-il)-(3-propil-pirrolidin-3-il)-metanona
[00501] O procedimento sintético descrito neste exemplo foi realizado de acordo com o processo mostrado no Esquema AA. ESQUEMA AA
Legenda: step = etapa Etapa 1 terc-butil éster de ácido 3-[(4,5-dicloro-tiofen-2-il)-hidróxi- metil]-3-propil-pirrolidina-1-carboxílico
[00502] terc-butil éster de ácido 3-[(4,5-dicloro-tiofen-2-il)-hidróxi- metil]-3-propil-pirrolidina-1-carboxílico foi preparado de 2,3-dicloro- tiofeno e terc-butil éster de ácido 3-formil-3-propil-pirrolidina-1- carboxílico usando o procedimento da etapa 1 do Exampe 20, Etapa 2 terc-butil éster de ácido 3-(4,5-dicloro-tiofeno-2-carbonil)-3- propil-pirrolidina-1-carboxílico
[00503] Uma mistura de terc-butil éster de ácido 3-[(4,5-dicloro- tiofen-2-il)-hidróxi-metil]-3-propil-pirrolidina-1-carboxílico (0,423 g, 1,07 mmol) e óxido de manganês (IV) (1,3 g, 12,7 mmols) em tolueno (20 ml) foi submetida a refluxo por 2 horas e filtrada através de uma almofada de celite. O filtrado foi lavado com salmoura, seco sobre sulfato de sódio anidro, filtrado e concentrada sob pressão reduzida. O resíduo foi purificado por cromatografia de sílica-gel (10 % de acetato de etila em hexano) para render terc-butil éster de ácido 3-(4,5-dicloro- tiofeno-2-carbonil)-3-propil-pirrolidina-1-carboxílico como um sólido amarelo-pálido (0,27 g, 64 %). M+Na: 414. Etapa 3 terc-butil éster de ácido 3-(4-cloro-5-metil-tiofeno-2-carbonil)- 3-propil-pirrolidina-1-carboxílico
[00504] Uma mistura de terc-butil éster de ácido 3-(4,5-dicloro- tiofeno-2-carbonil)-3-propil-pirrolidina-1-carboxílico (0,2 g, 0,512 mmol), trimetilboroxina (0,24 g, 1,91 mmol), carbonato de potássio (0,22g, 1,59 mmol), e tetraquis(trifenilafosfina)paládio(0) (0,06 g, 0,051 mmol) em dioxana (10 ml) foi submetida a refluxo por três horas, depois resfriada à temperatura ambiente. A mistura foi filtrada através de celite, e o filtrado foi concentrado sob pressão reduzida. O resíduo foi purificado por cromatografia de sílica-gel (0 a 10 % de acetato de etila em hexano) para render terc-butil éster de ácido 3-(4-cloro-5-metil- tiofeno-2-carbonil)-3-propil-pirrolidina-1-carboxílico como um sólido (0,166 g, 87 %). M+Na: 394 . Etapa 4 (4-cloro-5-metil-tiofen-2-il)-(3-propil-pirrolidin-3-il)-metanona
[00505] Uma solução de terc-butil éster de ácido 3-(4-cloro-5-metil- tiofeno-2-carbonil)-3-propil-pirrolidina-1-carboxílico (0,16 g, 0,43 mmol) em um solvente misto de metanol e diclorometano (3 ml/3 ml) foi adici-onada à solução de cloridrato ácido em éter anidro (1M, 10 ml). A so-lução foi agitada à temperatura ambiente durante a noite, e concentrada sob pressão reduzida. O resíduo foi triturado com hexanos e dietil éter para render cloridrato de (4-cloro-5-metil-tiofen-2-il)-(3-propil- pirrolidin-3-il)-metanona como um sólido (0,129 g, 97 %). [M+H]+: 272.
[00506] Preparado de forma similar, pela omissão da etapa 3, foi (4,5-dicloro-tiofen-2-il)-(3-propil-pirrolidin-3-il)-metanona, MS = 292 [M+H]+.
[00507] Compostos adicionais preparados pelo procedimento acima são mostrados na Tabela 1. Exemplo 22 Formulações
[00508] Preparações farmacêuticas para distribuição por várias vias são formuladas como mostrado nas seguintes Tabelas. "Ingrediente ativo" ou "Composto ativo" como usado nas Tabelas significa um ou mais dos Compostos da Fórmula I. Composição para Administração Oral
[00509] Os ingredientes são misturados e dispensados em cápsulas contendo cerca de 100 mg cada; uma cápsula aproximaria uma dosagem total diária. Composição para Administração Oral
[00510] Os ingredientes são combinados e granulados usando um solvente tal como metanol. A formulação é depois seca e formada em comprimidos (contendo cerca de 20 mg do composto ativo) com uma máquina de compimido apropriada. Composição para Administração Oral
[00511] Os ingredientes são misturados para formar uma suspensão para administração oral. Formulação Parenteral
[00512] O ingrediente ativo é dissolvido em uma porção da água para injeção. Uma quantidade suficiente de cloreto de sódio é depois adicionada com agitação para fazer a solução isotônica. A solução é feita para pesar o restante da água para injeção, filtrada através de um filtro de membrana de 0,2 mícron e embaçada sob condições estéreis. Formulação de supositório
[00513] Os ingredientes são fundidos juntos e misturados em um banho de vapor, e derramados em moldes contend 2,5 g o peso total. Formulação Tópica
[00514] Todos os ingredientes, exceto água, são combinados e aquecidos a cerca de 60°C com agitação. Uma quantidade suficiente de água a cerca de 60°C é depois adicionada com agitação vigorosa para emulsificar os ingredientes, e água depois adicionada q.s. cerca de 100 g. Formulações de Spray Nasal
[00515] Várias suspensões aquosas contendo de cerca de 0,025 a 0,5 por cento do composto ativo são preparadas como formulações de spray nasal. As formulações opcionalmente contêm ingredientes ativos tais como, por exemplo, celulose microcristalina, carboximetilcelulose de sódio, dextrose, e similares. Ácido clorídrico pode ser adicionado para ajustar o pH. As formulações de spray nasal podem ser distribui- das atarvés de uma bomba de medição de spray nasal tipicamente distrubuída de cerca de 50 a 100 microlitros da formulação por atuação. Um horário de dosagem típica é 2 a 4 sprays a cada 4 a 12 horas. Exemplo 23 Varredura para Antagonistas de Transportador de Serotonina Humana (hSERT) Usando um Ensaio de Proximidade de Cintilação (SPA)
[00516] O ensaio de varredura deste exemplo foi usado para determinar a afinidade dos ligantes no transportador de hSERT pela competição com [3H]-Citalopram.
[00517] Ensaio de Proximidade de Cintilação (SPA) trabalha trazendo radioligante em estreita proximidade ao cintilante de contas para estimular a emissão de luz. Neste ensaio, as membranas contendo receptor foram pré-acopladas às contas de SPA, e a ligação do radio- ligante apropriado ao transportador foi medida. A emissão de luz foi proporcional à quantidade de radioligante vinculado. Radioligante não- vinculado não produziu sinal como um resultado da proximidade distante ao cintilante (falta de transferência de energia).
[00518] Células HEK-293 (Tatsumi et al., Eur. J. Pharmacol. 1997, 30, 249-258) expressando estavelmente hSERT recombinante foram mantidas com meios (DMEM de glicose alta com 10 % de FBS, 300 μg/ml de G418 e L-Glutamina a 2 mM) e incubadas a 37 (C com 5 % de CO2. Células foram liberadas dos frascos de cultura usando PBS por 1 a 2 minutos. As células foram subsequentemente centrifugadas a 1000 g’s por 5 minutos e ressuspensas em PBS antes de serem usadas na preparação da membrana.
[00519] Membranas de célula foram preparadas usando um tampão de preparação de membrana de TRIS a 50 mM (pH 7,4). Membranas de célula foram preparadas de um cubo simples (7,5x10⁹ total de células). Células foram homogeneizadas usando um Polytron (ajuste médio para uma explosão de 4 segundos). O homogenado foi depois centrifugado a 48,000xg por 15 minutos, o sobrenadante subsequentemente removido e descartado, e a pélete ressuspenso com um tampão fresco. Após a segunda centrifugação, o pélete foi re-homogeneizado e trazida a um volume final determinada durante o ensaio. Tipicamente, porções de membrana foram aliquoted em 3mg/ml (p:v). e armazenadas a -80 (C.
[00520] Para Ensaio de Proximidade de Cintilação, determinação de IC50/Ki, Tris-HCl a 50 mM e NaCl a 300 mM, tampões (pH 7,4) foram utilizados. Compostos da invenção foram diluídos de 10 mM a FAC a 0,1 nM (10 curvas de ponto, log total /diluições de meio-log) através de um Beckman Biomek 2000 usando um protocolo de diluição em série. Os compostos de teste foram depois transferidos (20 μl/poço) e o radioligante [3H]-Citalopram foi adicionado a 50 μl/poço. Membrana e contas foram preparadas a uma razão de 10 μg : 0,7 mg, com 0,7 mg de contas de PVT-WGA Amersham (Cat# RPQ0282V) adicionadas por poço. 130 μl da membrana : mistura de conta foi adi-cionada à placa de ensaio. As misturas foram deixadas a espera à temperatura ambiente por uma hora, e foram depois contadas em um Packard TopCount LCS, um Ensaio de Proximidade de Cintilação ge-nérico contando ajustes de protocolo (Faixa de Energia: Baixa, Modo de Eficiência: Normal, Região A: 1,50-35,00, Região B: 1,50-256,00, Contador de Tempo (min.): 0,40, Substrato Anterior: nenhum, Correção de Meia-Vida: nenhuma, Indicador de Resfriamento (Quench: tSIS, subtração vazia de Platemap: nenhuma, redução de Cross talk: desligado).
[00521] A % da inibição foi calculada por cada composto testado [(Composto conta por minuto (CPM) à concentração máxima- CPM não-específica)/ CPM Total *100]. A concentração produzindo 50% de inibição (IC50) foi determinada usando uma técnica de ajuste de curva não-linear iterativo com Atividade Base/Xlfit usando a seguinte equação: max - min y = F min
onde max = ligação total, min = ligação não-específica, x = concentração (M) do composto testado e n = aclive Hill. A inibição da constante dissociação (Ki) de cada composto foi determinada de acordo com o método de Cheng-Prusoff e depois convertida em logaritmo negativo (pKi) da Ki.
[00522] Usando o procedimento acima, compostos da invenção foram verificados terem afinidade para transportador de serotonina humana. Por exemplo, naftalen-2-il-(3-propil-pirrolidin-3-il)-metanona exibiu um pKi de aproximadamente 9,82 usando o ensaio acima. Exemplo 24 Varredura para compostos ativos em Transportador deNorepinefrina Humana (hNET) Usando um Ensaio de Proximidade de Cintilação (SPA)
[00523] Este ensaio foi usado para determinar a afinidade de ligan- tes para o transportador de hNET pela competição com [3H]- Nisoxetina. Como no ensaio de hSERT do exemplo acima, membranas contendo receptor foram pré-acopladas às contas de SPA e a ligação do radioligante apropriado ao transportador foi medida. A emissão de luz foi proporcional à quantidade do radioligante vinculado, com radioligante não-ligante não produziu sinal.
[00524] Células HEK-293 (Tatsumi et al., Eur. J. Pharmacol. 1997, 30, 249-258) estavelmente expressando hNET recombinante (Clone: HEK-hNET #2) foram mantidas com meios (DMEM de glicose alta com 10 % de FBS, 300 μg/ml de G418 e L-Glutamina de 2 mM) e incubadas a 37 °C com 5 % de CO2. Células foram liberadas dos frascos de cultura usando PBS por 1 a 2 minutos. As células foram subsequentemente cenrifugadas a 1000g’s por 5 minutos e ressuspensas em PBS antes de serem usadas na preparação de membrana.
[00525] Membranas de células foram preparadas usando um tampão de preparação de membrana de TRIS a 50 mM (pH 7,4). Membranas de células foram preparadas de um cubo simples (7,5x10⁹ total de células). Células foram homogeneizadas usando um Polytron (ajuste médio para uma explosão de 4 segundos). O homogenado foi depois centrifugado a 48,000xg por 15 minutos, o sobrenadante subsequentemente removido e descartado, e ao pélete ressupenso com um tampão fresco. Após uma segunda centrifugação, o pélete foi re- homogeneizado e trouxe a um volume final determinado durante o ensaio. Tipicamente, as porções de mebrana foram separadas em alíquotas em 3 a 6 mg/ml (p:v) e armazenadas a -80 °C.
[00526] Radioligante 3[H] Nisoxetina (Amersham Cat. # TRK942 ou Perkin Elmer Cat. # NET1084, atividade específica: 70 a 87 Ci/mmol, concentração de estoque: 1,22e-5 M, concentração final: 8,25e-9 M), e Tris-HCl de 50 mM, NaCl de 300 mM, tampões (pH 7,4) foram usados para Ensaio de Proximidade de Cintilação, determinação de IC50/Ki. Compostos da invenção foram diluídos de 10 mM a FAC a 0,1 nM (10 curvas de ponto, log total /diluições de meio-log) através de um Beckman Biomek 2000 usando um protocolo de diluição em série. Os compostos de teste foram depois transferidos (20 μl/poço) e o radioligante foi adicionado a 50 μl/poço. Membrana e contas foram preparadas a uma razão de 10 μg : 0,7 mg, com 0,7 mg de contas de PVT-WGA Amersham (Cat# RPQ0282V) adicionadas por poço. 130 μl da membrana: mistura de conta foi adicionada à placa de ensaio. As misturas foram deixadas a espera à temperatura ambiente por uma hora, e foram depois contadas em um Packard TopCount LCS, um ajuste de protocolo de contagem SPA genérico (Faixa de Energia: Baixa, Modo de Eficácia: Normal, Região A: 1,50-35,00, Região B: 1,50-256,00, Contador de tempo (min.): 0,40, Substrato anterior: nenhum, Correção de Meia-Vida: nenhuma, Indicador de Resfriamento: tSIS, subtração vazia de Platemap: nehuma, redução de Cross talk: desligada).
[00527] A % da inibição foi calculada para cada composto testado [(Composto CPM à concentração máxima- CPM não-específico)/CPM Total * 100]. A concentração produzindo 50 % de inibição (IC50) foi de-terminada usando uma técnica de ajuste de curva não-linear iterativa com Atividade Base/Xlfit usando a seguinte equação:
onde max = ligação total, min = ligação não-específica x = concentra- ção(M) do composto testado e n = aclive Hill. A inibição da constante dis-sociação (Ki) de cada composto foi determinada de acordo com o método de Cheng-Prusoff e depois convertida em logaritmo negativo (pKi) da Ki.
[00528] Usando o procedimento acima, compostos da invenção foram verificados terem afinidade para um transportador de norepinefrina humana. Por exemplo, (7-flúor-1H-indol-5-il)-[(S)-3-(3-metil-butil)- pirrolidin-3-il]-metanona exibiu um pKi de aproximadamente 9,2 usando o ensaio acima. Exemplo 25 Varredura para compostos ativos em Transportador de Dopamina Hu-mana Usando Um Ensaio de Proximidade de Cintilação (SPA)
[00529] Este ensaio foi usado para determiner a afinidade dos ligan- tes para o transportador de dopamina pela competição com [3H]- Vanoxerina.
[00530] Células HEK-293 (Tatsumi et al., Eur. J. Pharmacol. 1997, 30, 249-258) estavelmente expressando hDAT recombinante foram mantidas com meios (DMEM de glicose alta com 10 % de FBS, 300 μg/ml de G418 e L-Glutamina a 2 mM) e incubadas a 37 °C com 5 % de CO2. Células foram enplacadas quarto horas antes do experiment colocando aproximadamente 30.000 células por poço (in PBS) em placas de 96 poço revestidas com Cell-Pack opacas, brancas. Tampão extra foi removido das placas de célula usando uma máquina lavadora de placas ELx405.
[00531] Radioligante 3[H] vanoxerina (GBR 12909), atividade específica aproximadamente 59 Ci/mmol, concentração de estoque, Tris- HCl a 400 nM e 50 mM, NaCl a 300 mM, tampões (pH 7,4) foram usados para determinação de IC50/Ki de Ensaio de Proximidade de Cintilação. Compostos da invenção foram diluídos de 10 mM a FAC a 0,1 nM (10 curvas de ponto, log total /diluições de meio-log) através de um Beckman Biomek 2000 usando um protocolo de diluição de 10 pontos. As misturas forma deixadas em espera à temperatura ambiente por 30 minutos, e foram depois contadas em um Packard TopCount LCS, um ajuste de protocolo de contagem SPA genérico, Contador de Tempo (min.): 0,40, Substrato anterior: nenhum, Correção de Meia-Vida; ne- nhuma. Indicador de Resfriamento: tSIS, subtração vazia de Platemap: nenhuma, redução de Cross talk: desligada).
[00532] A % da inibição foi calculada para cada composto testado [(Composto CPM à concentração máxima-COM não-específica)/CPM Total * 100]. A concentração produzindo 50 % de inibição (IC50) foi de-terminada usando uma técnica de ajuste de curva não-linear iterativa com Atividade Base/Xlfit usando a seguinte equação:
onde max = ligação total, min = ligação não-específica, x = concentração (M) do composto testado e n = aclive Hill. A inibição de constant dissociação (Ki) de cada composto foi determinada de acordo com o método de Cheng-Prusoff e depois convertida em logaritmo negativo (pKi) da Ki.
[00533] Usando o procedimento acima, compostos da invenção foram verificados terem afinidade para o transportador de dopamina humana. Por exemplo, [(S)-3-(3,3-Dimetil-butil)-pirrolidin-3-il]-(7-flúor-1H- indol-5-il)-metanona exibiu um pKi de aproximadamente 9,2 usando o ensaio acima. Exemplo 26 Ensaio de Dor de Formalina
[00534] Ratos Sprague Dawley machos (180-220 g) são colocados em placas em cilindros Plexiglas individuais e deixados se aclimatizarem ao ambiente de teste por 30 minutos. Veículo, fármaco ou controle positivo (2 mg/kg de morfina) são administrados subcutaneamente em 5 ml/kg. 15 min após a dosagem, formalina (5 % em 50 μ l) é injetada na superfície plantar da pata posterior direita usando uma agulha de bitola 26. Ratos são imediatamente recolocados na câmara de observação. Espelhos colocados ao redor da câmara permitem observação sem impedidos da pata injetada com formalina. A duração do compor- tamento não-ofensivo de cada animal é gravada por um observador blindado usando um temporiador comportamental automático. Lambida e agitação / elevação da pata posteiro são gravadas separadamente em 5 min na caixa, para um total de 60 min. A soma do tempo gasto em lambida e agitação em segundos do tempo 0 a 5 min é considerada a fase inicial, enquanto a fase final é tomada como a soma dos segundos gastos em lambida e agitação de 15 a 40 min. Uma amostra de plasma é coletada. Exemplo 27 Ensaio de Dor de Colo
[00535] Ratos Sprague-Dawley machos adultos (350-425 g; Harlan, Indianapolis, IN) são alojados 1 a 2 por gaiola em um aparelho de cui-dado de animal. Ratos são profundamente anestesiados com sódio pentobarbital (45 mg/kg) administrado intraperitonealmente. Eletrodos são colocados e presos na musculatura oblíqua externa para gravação eletromiográfica (EMG). Sondas de eletrodo são encapsuladas subcu- taneamente e expostas na zona da nuca para acessos futuros. Após a cirurgia, os ratos são alojados separadamente e deixados se recupera-rem por 4 a 5 dias antes do teste.
[00536] O colon e o reto descendente são distendidos pela inflação controlada por pressão de um balão de látex flexível de 7 a 8 cm de comprimento amarrado em volta de um tubo flexível. O balão é lubrifi-cado, inserido no colon através do ânus, e ancorado através da gravação do cateter do balão à base da cauda. Distensão colorretal (CRD) é alcançada pela abertura de uma passagem de solenoide a um reser-vatório de ar de pressão constante. Pressão intracolônica é controlada e continuamente monitorada por um dispositivo de controle de pressão. Resposta é quantificada como a resposta visceromotora (VMR), uma contração da musculatura abdominal e da pata. Atividade de EMG produzida pela contração da musculatura oblíqua externa é quantificada usando o programa Spike2 (Cambridge Electronic Design). Cada teste de distensão dura 60 seg, e atividade de EMG é quantificada por 20 seg antes da distensão (linha de base), durantes distensão de 20 seg e 20 seg após distensão. O aumento do número total da contagem gravada durante a distensão acima da linha de base é definido como uma resposta. Respostas de linha de base estáveis a CRD (10, 20, 40 e 80 mmHg, 20 segundos, 4 minutos além) são obtidas em ratos concientes, não-sedados antes de qualquer tratamento.
[00537] Compostos são avaliados pelos efeitos nas respostas da distensão do colon inicialmente em um modelo de nocicepção visceral aguda e um modelo de hipersensibilidade de colon produzida pelo tratamento intracolônico com zymosan (1 mL, 25 mg/mL) instilado no colon com uma agulha de gavagem inserida a um profundida de cerca de 6 cm. Grupos experimentais irão consistir em 8 ratos cada.
[00538] Nocicepção visceral aguda: para efeitos de teste de fárma- co em nocicepção visceral aguda, 1 a 3 doses de fármaco, veículo ou controle positivo (morfina, 2,5 mg/kg) são administradas após respostas de linha de base terem sido estabelecidas; respostas à distensão são seguidas durante os próximos 60 a 90 minutos.
[00539] Hipersensibilidade visceral: para efeitos de teste de fárma- co após tratamento intracolônico com zymosan, tratamento intracolôni- co é dado após respostas de linha de base terem sido estabelecidas. Antes do teste de fármaco em 4 horas, respostas à distensão são avaliadas para estabelecer a presença de hipersensibilidade. Em ratos tratados com zymosan, administração de 1 a 3 doses de fármaco, veículo ou controle positivo (morfina, 2,5 mg/kg) é dada 4 horas após tratamento com zymosan e respostas à distensão seguidas durante os próximos 60 a 90 minutos. Exemplo 28 Alodinia ao frio em Ratos com um Dano de Constrição Crônica do Nervo Ciático
[00540] Os efeitos dos compostos desta invenção em alodinia ao frio são determinados usando o modelo de dano de constrição crônica de dor neuropática em ratos, onde alodinia ao frio é medida em um banho de água fria com um piso de placa de metal e água a uma profundidade 1,5 a 2,0 cm e uma temperatura de 3 a 4 oC (Gogas, K.R. et al., Analgesia, 1997, 3, 1-8).
[00541] Especificamente, CCI, ratos são anestesiados; a trifurcação do nervo ciático está localizada e 4 ligaduras (4-0, ou 5-0 intestino crômico) são colocadas circunferencialemnte em volta do nervo ciático próximo à trifurcação. Os ratos são depois deixados se recuperarem da cirurgia. Nos dias 4 a 7 após a cirurgia, os ratos são inicalmente avaliados para alodinia induzido pelo frio colocando individualmente os animais no banho de água fria e gravando as elevações totais da pata ferida durante um perído de tempo de 1 minuto. A pata ferida é elevada fora da água. Elevações da pata associadas com locomoção ou reposicionamente do corpo não são gravadas. Ratos que demonstraram 5 elevações por minuto ou mais nos dias 4 a 7 seguintes à cirurgia são considerados como exibindo alodinia ao frio e são usados em estudos subsequentes. Nos estudos agudos, veículo, composto em referência ou compostos desta invenção são administrados subcutanea- mente (s.c.) 30 min antes do teste. Os efeitos da administração repetida dos compostos desta invenção em alodinia ao frio são determinados 14, 20 ou 38 h seguintes à última dose oral do seguinte regime: administração oral (p.o.) do veículo, referência ou um composto desta invenção em intervalos de ~12 h (BID) por 7 dias.
[00542] Enquanto a presente invenção foi descrita com referência às modalidades específicas da mesma, deve ser entendido por aqueles versados na técnica que várias mudanças podem ser feitas e equi-valentes podem ser substituídos sem se afastar do verdadeiro espírito e escopo da invenção. Além disso, muitas modificações podem ser feitas para adptar uma situação, material particular, composição de matéria, processo, etapa ou etapas do processo, ao espírito e escopo da presente invenção. Todas essas modificações têm a intenção de estar dentro do escopo das reivindicações anexas.