BRPI0915326B1 - Derivado de oxazolidinona com grupo amidrazona cíclica ou amidoxima cíclica e composição farmacêutica - Google Patents
Derivado de oxazolidinona com grupo amidrazona cíclica ou amidoxima cíclica e composição farmacêutica Download PDFInfo
- Publication number
- BRPI0915326B1 BRPI0915326B1 BRPI0915326-8A BRPI0915326A BRPI0915326B1 BR PI0915326 B1 BRPI0915326 B1 BR PI0915326B1 BR PI0915326 A BRPI0915326 A BR PI0915326A BR PI0915326 B1 BRPI0915326 B1 BR PI0915326B1
- Authority
- BR
- Brazil
- Prior art keywords
- compound
- mmol
- cyclic
- oxazolidinone
- pharmaceutically acceptable
- Prior art date
Links
- IZXIZTKNFFYFOF-UHFFFAOYSA-N 2-Oxazolidone Chemical class O=C1NCCO1 IZXIZTKNFFYFOF-UHFFFAOYSA-N 0.000 title claims abstract description 50
- 239000008194 pharmaceutical composition Substances 0.000 title claims abstract description 13
- 150000001411 amidrazones Chemical class 0.000 title description 5
- 125000004122 cyclic group Chemical group 0.000 claims abstract description 57
- SFZULDYEOVSIKM-UHFFFAOYSA-N chembl321317 Chemical compound C1=CC(C(=N)NO)=CC=C1C1=CC=C(C=2C=CC(=CC=2)C(=N)NO)O1 SFZULDYEOVSIKM-UHFFFAOYSA-N 0.000 claims abstract description 43
- 150000003839 salts Chemical class 0.000 claims abstract description 31
- 208000001435 Thromboembolism Diseases 0.000 claims abstract description 9
- 239000003146 anticoagulant agent Substances 0.000 claims abstract description 9
- 208000005189 Embolism Diseases 0.000 claims abstract description 8
- 229940127219 anticoagulant drug Drugs 0.000 claims abstract description 8
- 150000001875 compounds Chemical class 0.000 claims description 106
- -1 cyclic amidrazone Chemical class 0.000 claims description 40
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 13
- 210000004369 blood Anatomy 0.000 claims description 12
- 239000008280 blood Substances 0.000 claims description 12
- 239000012453 solvate Substances 0.000 claims description 12
- 125000003118 aryl group Chemical group 0.000 claims description 10
- 208000007536 Thrombosis Diseases 0.000 claims description 9
- 125000006701 (C1-C7) alkyl group Chemical group 0.000 claims description 8
- 208000010125 myocardial infarction Diseases 0.000 claims description 7
- 125000006272 (C3-C7) cycloalkyl group Chemical group 0.000 claims description 6
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 claims description 5
- 125000001072 heteroaryl group Chemical group 0.000 claims description 5
- 229910052739 hydrogen Inorganic materials 0.000 claims description 5
- 229910052757 nitrogen Inorganic materials 0.000 claims description 5
- 206010002383 Angina Pectoris Diseases 0.000 claims description 4
- 206010003210 Arteriosclerosis Diseases 0.000 claims description 4
- 206010022562 Intermittent claudication Diseases 0.000 claims description 4
- 208000011775 arteriosclerosis disease Diseases 0.000 claims description 4
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 claims description 4
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 claims description 4
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 claims description 4
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 claims description 4
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 claims description 4
- 239000001257 hydrogen Substances 0.000 claims description 4
- 230000004054 inflammatory process Effects 0.000 claims description 4
- 208000021156 intermittent vascular claudication Diseases 0.000 claims description 4
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 claims description 4
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 claims description 4
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 claims description 4
- 229910052760 oxygen Inorganic materials 0.000 claims description 4
- 229910052717 sulfur Inorganic materials 0.000 claims description 4
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 claims description 4
- 206010003178 Arterial thrombosis Diseases 0.000 claims description 3
- 208000021910 Cerebral Arterial disease Diseases 0.000 claims description 3
- 208000010378 Pulmonary Embolism Diseases 0.000 claims description 3
- 206010047249 Venous thrombosis Diseases 0.000 claims description 3
- 125000004448 alkyl carbonyl group Chemical group 0.000 claims description 3
- 125000000217 alkyl group Chemical group 0.000 claims description 3
- 239000000701 coagulant Substances 0.000 claims description 3
- 208000029078 coronary artery disease Diseases 0.000 claims description 3
- 239000003527 fibrinolytic agent Substances 0.000 claims description 3
- 125000005842 heteroatom Chemical group 0.000 claims description 3
- 208000031225 myocardial ischemia Diseases 0.000 claims description 3
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 claims description 3
- 206010061218 Inflammation Diseases 0.000 claims description 2
- 208000005764 Peripheral Arterial Disease Diseases 0.000 claims description 2
- 208000030831 Peripheral arterial occlusive disease Diseases 0.000 claims description 2
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 claims description 2
- 125000003545 alkoxy group Chemical group 0.000 claims description 2
- 125000004453 alkoxycarbonyl group Chemical group 0.000 claims description 2
- 125000002947 alkylene group Chemical group 0.000 claims description 2
- 229910052799 carbon Inorganic materials 0.000 claims description 2
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 claims description 2
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 2
- 229910052736 halogen Inorganic materials 0.000 claims description 2
- 125000005843 halogen group Chemical group 0.000 claims description 2
- 150000002367 halogens Chemical class 0.000 claims description 2
- 238000000338 in vitro Methods 0.000 claims description 2
- 208000037803 restenosis Diseases 0.000 claims description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims 1
- 150000002431 hydrogen Chemical class 0.000 claims 1
- 238000002360 preparation method Methods 0.000 abstract description 53
- 108010074860 Factor Xa Proteins 0.000 abstract description 32
- 238000000034 method Methods 0.000 abstract description 22
- 125000000438 amidrazone group Chemical group 0.000 abstract description 19
- 239000003112 inhibitor Substances 0.000 abstract description 18
- 230000005764 inhibitory process Effects 0.000 abstract description 9
- 230000008569 process Effects 0.000 abstract description 7
- 239000000825 pharmaceutical preparation Substances 0.000 abstract 1
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 66
- 238000006243 chemical reaction Methods 0.000 description 63
- 230000002829 reductive effect Effects 0.000 description 51
- 239000007787 solid Substances 0.000 description 50
- 238000005160 1H NMR spectroscopy Methods 0.000 description 47
- 238000003756 stirring Methods 0.000 description 46
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 40
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 39
- 239000000243 solution Substances 0.000 description 39
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 38
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 32
- 239000003153 chemical reaction reagent Substances 0.000 description 31
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 30
- 238000004519 manufacturing process Methods 0.000 description 28
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 27
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 24
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 21
- 108090000190 Thrombin Proteins 0.000 description 20
- 229960004072 thrombin Drugs 0.000 description 20
- 238000004440 column chromatography Methods 0.000 description 18
- 238000010992 reflux Methods 0.000 description 16
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 15
- 230000000740 bleeding effect Effects 0.000 description 15
- 229940079593 drug Drugs 0.000 description 15
- 239000003814 drug Substances 0.000 description 15
- 229960001148 rivaroxaban Drugs 0.000 description 15
- KGFYHTZWPPHNLQ-AWEZNQCLSA-N rivaroxaban Chemical compound S1C(Cl)=CC=C1C(=O)NC[C@@H]1OC(=O)N(C=2C=CC(=CC=2)N2C(COCC2)=O)C1 KGFYHTZWPPHNLQ-AWEZNQCLSA-N 0.000 description 15
- 230000000694 effects Effects 0.000 description 14
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 14
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 14
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 12
- OAKJQQAXSVQMHS-UHFFFAOYSA-N Hydrazine Chemical compound NN OAKJQQAXSVQMHS-UHFFFAOYSA-N 0.000 description 12
- 241000700159 Rattus Species 0.000 description 12
- 229940125898 compound 5 Drugs 0.000 description 12
- 230000002401 inhibitory effect Effects 0.000 description 12
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 11
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 10
- 150000001409 amidines Chemical class 0.000 description 10
- 230000023555 blood coagulation Effects 0.000 description 10
- 239000003114 blood coagulation factor Substances 0.000 description 10
- 239000012153 distilled water Substances 0.000 description 10
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 9
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 9
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 9
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 8
- YSUIQYOGTINQIN-UZFYAQMZSA-N 2-amino-9-[(1S,6R,8R,9S,10R,15R,17R,18R)-8-(6-aminopurin-9-yl)-9,18-difluoro-3,12-dihydroxy-3,12-bis(sulfanylidene)-2,4,7,11,13,16-hexaoxa-3lambda5,12lambda5-diphosphatricyclo[13.2.1.06,10]octadecan-17-yl]-1H-purin-6-one Chemical compound NC1=NC2=C(N=CN2[C@@H]2O[C@@H]3COP(S)(=O)O[C@@H]4[C@@H](COP(S)(=O)O[C@@H]2[C@@H]3F)O[C@H]([C@H]4F)N2C=NC3=C2N=CN=C3N)C(=O)N1 YSUIQYOGTINQIN-UZFYAQMZSA-N 0.000 description 8
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 8
- YBAZINRZQSAIAY-UHFFFAOYSA-N 4-aminobenzonitrile Chemical compound NC1=CC=C(C#N)C=C1 YBAZINRZQSAIAY-UHFFFAOYSA-N 0.000 description 8
- 239000012044 organic layer Substances 0.000 description 8
- XKJCHHZQLQNZHY-UHFFFAOYSA-N phthalimide Chemical compound C1=CC=C2C(=O)NC(=O)C2=C1 XKJCHHZQLQNZHY-UHFFFAOYSA-N 0.000 description 8
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 8
- 230000002265 prevention Effects 0.000 description 8
- 101150041968 CDC13 gene Proteins 0.000 description 7
- RRSNDVCODIMOFX-MPKOGUQCSA-N Fc1c(Cl)cccc1[C@H]1[C@@H](NC2(CCCCC2)[C@@]11C(=O)Nc2cc(Cl)ccc12)C(=O)Nc1ccc(cc1)C(=O)NCCCCCc1cccc2C(=O)N(Cc12)C1CCC(=O)NC1=O Chemical compound Fc1c(Cl)cccc1[C@H]1[C@@H](NC2(CCCCC2)[C@@]11C(=O)Nc2cc(Cl)ccc12)C(=O)Nc1ccc(cc1)C(=O)NCCCCCc1cccc2C(=O)N(Cc12)C1CCC(=O)NC1=O RRSNDVCODIMOFX-MPKOGUQCSA-N 0.000 description 7
- 102000009123 Fibrin Human genes 0.000 description 7
- 108010073385 Fibrin Proteins 0.000 description 7
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 7
- 239000002253 acid Substances 0.000 description 7
- 230000002785 anti-thrombosis Effects 0.000 description 7
- 230000015572 biosynthetic process Effects 0.000 description 7
- 238000000605 extraction Methods 0.000 description 7
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 7
- 235000017557 sodium bicarbonate Nutrition 0.000 description 7
- 238000005406 washing Methods 0.000 description 7
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical class [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 6
- ZNSPHKJFQDEABI-NZQKXSOJSA-N Nc1nc(O[C@H](c2ccc(Cl)cc2-c2ccccc2)C(F)(F)F)cc(n1)N1CCC2(CN[C@@H](C2)C(O)=O)CC1 Chemical compound Nc1nc(O[C@H](c2ccc(Cl)cc2-c2ccccc2)C(F)(F)F)cc(n1)N1CCC2(CN[C@@H](C2)C(O)=O)CC1 ZNSPHKJFQDEABI-NZQKXSOJSA-N 0.000 description 6
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 6
- 150000001412 amines Chemical class 0.000 description 6
- 229940125876 compound 15a Drugs 0.000 description 6
- 235000019441 ethanol Nutrition 0.000 description 6
- 239000000203 mixture Substances 0.000 description 6
- 239000011701 zinc Substances 0.000 description 6
- QCMHGCDOZLWPOT-FMNCTDSISA-N COC1=C(CC[C@@H]2CCC3=C(C2)C=CC(=C3)[C@H]2CC[C@](N)(CO)C2)C=CC=C1 Chemical compound COC1=C(CC[C@@H]2CCC3=C(C2)C=CC(=C3)[C@H]2CC[C@](N)(CO)C2)C=CC=C1 QCMHGCDOZLWPOT-FMNCTDSISA-N 0.000 description 5
- BWGVNKXGVNDBDI-UHFFFAOYSA-N Fibrin monomer Chemical compound CNC(=O)CNC(=O)CN BWGVNKXGVNDBDI-UHFFFAOYSA-N 0.000 description 5
- OPFJDXRVMFKJJO-ZHHKINOHSA-N N-{[3-(2-benzamido-4-methyl-1,3-thiazol-5-yl)-pyrazol-5-yl]carbonyl}-G-dR-G-dD-dD-dD-NH2 Chemical compound S1C(C=2NN=C(C=2)C(=O)NCC(=O)N[C@H](CCCN=C(N)N)C(=O)NCC(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC(O)=O)C(=O)N[C@H](CC(O)=O)C(N)=O)=C(C)N=C1NC(=O)C1=CC=CC=C1 OPFJDXRVMFKJJO-ZHHKINOHSA-N 0.000 description 5
- 108091005804 Peptidases Proteins 0.000 description 5
- 239000004365 Protease Substances 0.000 description 5
- 229940126086 compound 21 Drugs 0.000 description 5
- 229950003499 fibrin Drugs 0.000 description 5
- 238000005259 measurement Methods 0.000 description 5
- TZSZZENYCISATO-WIOPSUGQSA-N rodatristat Chemical compound CCOC(=O)[C@@H]1CC2(CN1)CCN(CC2)c1cc(O[C@H](c2ccc(Cl)cc2-c2ccccc2)C(F)(F)F)nc(N)n1 TZSZZENYCISATO-WIOPSUGQSA-N 0.000 description 5
- 239000003826 tablet Substances 0.000 description 5
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 5
- AOSZTAHDEDLTLQ-AZKQZHLXSA-N (1S,2S,4R,8S,9S,11S,12R,13S,19S)-6-[(3-chlorophenyl)methyl]-12,19-difluoro-11-hydroxy-8-(2-hydroxyacetyl)-9,13-dimethyl-6-azapentacyclo[10.8.0.02,9.04,8.013,18]icosa-14,17-dien-16-one Chemical compound C([C@@H]1C[C@H]2[C@H]3[C@]([C@]4(C=CC(=O)C=C4[C@@H](F)C3)C)(F)[C@@H](O)C[C@@]2([C@@]1(C1)C(=O)CO)C)N1CC1=CC=CC(Cl)=C1 AOSZTAHDEDLTLQ-AZKQZHLXSA-N 0.000 description 4
- TWYYFYNJOJGNFP-CUXYNZQBSA-N (2s,4r,5s,6s)-2-[(4s,5r)-4-acetyloxy-5-methyl-3-methylidene-6-phenylhexyl]-2-carbamoyl-4-[[(e,4s,6s)-4,6-dimethyloct-2-enoyl]oxymethyl]-5-hydroxy-1,3-dioxane-4,5,6-tricarboxylic acid Chemical compound O1[C@H](C(O)=O)[C@](C(O)=O)(O)[C@](COC(=O)/C=C/[C@@H](C)C[C@@H](C)CC)(C(O)=O)O[C@]1(C(N)=O)CCC(=C)[C@@H](OC(C)=O)[C@H](C)CC1=CC=CC=C1 TWYYFYNJOJGNFP-CUXYNZQBSA-N 0.000 description 4
- IWZSHWBGHQBIML-ZGGLMWTQSA-N (3S,8S,10R,13S,14S,17S)-17-isoquinolin-7-yl-N,N,10,13-tetramethyl-2,3,4,7,8,9,11,12,14,15,16,17-dodecahydro-1H-cyclopenta[a]phenanthren-3-amine Chemical compound CN(C)[C@H]1CC[C@]2(C)C3CC[C@@]4(C)[C@@H](CC[C@@H]4c4ccc5ccncc5c4)[C@@H]3CC=C2C1 IWZSHWBGHQBIML-ZGGLMWTQSA-N 0.000 description 4
- KFZMGEQAYNKOFK-UHFFFAOYSA-N 2-propanol Substances CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 4
- TYMLOMAKGOJONV-UHFFFAOYSA-N 4-nitroaniline Chemical compound NC1=CC=C([N+]([O-])=O)C=C1 TYMLOMAKGOJONV-UHFFFAOYSA-N 0.000 description 4
- QZLSBOVWPHXCLT-UHFFFAOYSA-N 5-chlorothiophene-2-carboxylic acid Chemical compound OC(=O)C1=CC=C(Cl)S1 QZLSBOVWPHXCLT-UHFFFAOYSA-N 0.000 description 4
- 108010039209 Blood Coagulation Factors Proteins 0.000 description 4
- 102000015081 Blood Coagulation Factors Human genes 0.000 description 4
- 206010053567 Coagulopathies Diseases 0.000 description 4
- 229940126657 Compound 17 Drugs 0.000 description 4
- 229940126639 Compound 33 Drugs 0.000 description 4
- ZRALSGWEFCBTJO-UHFFFAOYSA-N Guanidine Chemical compound NC(N)=N ZRALSGWEFCBTJO-UHFFFAOYSA-N 0.000 description 4
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 4
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 4
- 108010094028 Prothrombin Proteins 0.000 description 4
- 102100027378 Prothrombin Human genes 0.000 description 4
- PNUZDKCDAWUEGK-CYZMBNFOSA-N Sitafloxacin Chemical compound C([C@H]1N)N(C=2C(=C3C(C(C(C(O)=O)=CN3[C@H]3[C@H](C3)F)=O)=CC=2F)Cl)CC11CC1 PNUZDKCDAWUEGK-CYZMBNFOSA-N 0.000 description 4
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical class [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 4
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 4
- LNUFLCYMSVYYNW-ZPJMAFJPSA-N [(2r,3r,4s,5r,6r)-2-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[(2r,3r,4s,5r,6r)-6-[[(3s,5s,8r,9s,10s,13r,14s,17r)-10,13-dimethyl-17-[(2r)-6-methylheptan-2-yl]-2,3,4,5,6,7,8,9,11,12,14,15,16,17-tetradecahydro-1h-cyclopenta[a]phenanthren-3-yl]oxy]-4,5-disulfo Chemical compound O([C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1[C@@H](COS(O)(=O)=O)O[C@H]([C@@H]([C@H]1OS(O)(=O)=O)OS(O)(=O)=O)O[C@@H]1C[C@@H]2CC[C@H]3[C@@H]4CC[C@@H]([C@]4(CC[C@@H]3[C@@]2(C)CC1)C)[C@H](C)CCCC(C)C)[C@H]1O[C@H](COS(O)(=O)=O)[C@@H](OS(O)(=O)=O)[C@H](OS(O)(=O)=O)[C@H]1OS(O)(=O)=O LNUFLCYMSVYYNW-ZPJMAFJPSA-N 0.000 description 4
- 238000002835 absorbance Methods 0.000 description 4
- 238000010521 absorption reaction Methods 0.000 description 4
- 230000008901 benefit Effects 0.000 description 4
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 4
- 230000035602 clotting Effects 0.000 description 4
- 229940126208 compound 22 Drugs 0.000 description 4
- 229940126214 compound 3 Drugs 0.000 description 4
- 229960004132 diethyl ether Drugs 0.000 description 4
- 201000010099 disease Diseases 0.000 description 4
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 4
- 238000001727 in vivo Methods 0.000 description 4
- 239000007924 injection Substances 0.000 description 4
- 238000002347 injection Methods 0.000 description 4
- 230000004048 modification Effects 0.000 description 4
- 238000012986 modification Methods 0.000 description 4
- VQSRKMNBWMHJKY-YTEVENLXSA-N n-[3-[(4ar,7as)-2-amino-6-(5-fluoropyrimidin-2-yl)-4,4a,5,7-tetrahydropyrrolo[3,4-d][1,3]thiazin-7a-yl]-4-fluorophenyl]-5-methoxypyrazine-2-carboxamide Chemical compound C1=NC(OC)=CN=C1C(=O)NC1=CC=C(F)C([C@@]23[C@@H](CN(C2)C=2N=CC(F)=CN=2)CSC(N)=N3)=C1 VQSRKMNBWMHJKY-YTEVENLXSA-N 0.000 description 4
- 150000003904 phospholipids Chemical class 0.000 description 4
- 229910000027 potassium carbonate Inorganic materials 0.000 description 4
- 229940002612 prodrug Drugs 0.000 description 4
- 239000000651 prodrug Substances 0.000 description 4
- 235000018102 proteins Nutrition 0.000 description 4
- 102000004169 proteins and genes Human genes 0.000 description 4
- 108090000623 proteins and genes Proteins 0.000 description 4
- 229940039716 prothrombin Drugs 0.000 description 4
- 210000002966 serum Anatomy 0.000 description 4
- VWDWKYIASSYTQR-UHFFFAOYSA-N sodium nitrate Chemical compound [Na+].[O-][N+]([O-])=O VWDWKYIASSYTQR-UHFFFAOYSA-N 0.000 description 4
- 239000006188 syrup Substances 0.000 description 4
- 235000020357 syrup Nutrition 0.000 description 4
- 125000005931 tert-butyloxycarbonyl group Chemical group [H]C([H])([H])C(OC(*)=O)(C([H])([H])[H])C([H])([H])[H] 0.000 description 4
- 229910052725 zinc Inorganic materials 0.000 description 4
- GHYOCDFICYLMRF-UTIIJYGPSA-N (2S,3R)-N-[(2S)-3-(cyclopenten-1-yl)-1-[(2R)-2-methyloxiran-2-yl]-1-oxopropan-2-yl]-3-hydroxy-3-(4-methoxyphenyl)-2-[[(2S)-2-[(2-morpholin-4-ylacetyl)amino]propanoyl]amino]propanamide Chemical compound C1(=CCCC1)C[C@@H](C(=O)[C@@]1(OC1)C)NC([C@H]([C@@H](C1=CC=C(C=C1)OC)O)NC([C@H](C)NC(CN1CCOCC1)=O)=O)=O GHYOCDFICYLMRF-UTIIJYGPSA-N 0.000 description 3
- QFLWZFQWSBQYPS-AWRAUJHKSA-N (3S)-3-[[(2S)-2-[[(2S)-2-[5-[(3aS,6aR)-2-oxo-1,3,3a,4,6,6a-hexahydrothieno[3,4-d]imidazol-4-yl]pentanoylamino]-3-methylbutanoyl]amino]-3-(4-hydroxyphenyl)propanoyl]amino]-4-[1-bis(4-chlorophenoxy)phosphorylbutylamino]-4-oxobutanoic acid Chemical compound CCCC(NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](Cc1ccc(O)cc1)NC(=O)[C@@H](NC(=O)CCCCC1SC[C@@H]2NC(=O)N[C@H]12)C(C)C)P(=O)(Oc1ccc(Cl)cc1)Oc1ccc(Cl)cc1 QFLWZFQWSBQYPS-AWRAUJHKSA-N 0.000 description 3
- WFQDTOYDVUWQMS-UHFFFAOYSA-N 1-fluoro-4-nitrobenzene Chemical compound [O-][N+](=O)C1=CC=C(F)C=C1 WFQDTOYDVUWQMS-UHFFFAOYSA-N 0.000 description 3
- QBWKPGNFQQJGFY-QLFBSQMISA-N 3-[(1r)-1-[(2r,6s)-2,6-dimethylmorpholin-4-yl]ethyl]-n-[6-methyl-3-(1h-pyrazol-4-yl)imidazo[1,2-a]pyrazin-8-yl]-1,2-thiazol-5-amine Chemical compound N1([C@H](C)C2=NSC(NC=3C4=NC=C(N4C=C(C)N=3)C3=CNN=C3)=C2)C[C@H](C)O[C@H](C)C1 QBWKPGNFQQJGFY-QLFBSQMISA-N 0.000 description 3
- TXEBWPPWSVMYOA-UHFFFAOYSA-N 4-[3-[(1-amino-2-chloroethyl)amino]propyl]-1-[[3-(2-chlorophenyl)phenyl]methyl]-5-hydroxyimidazolidin-2-one Chemical compound NC(CCl)NCCCC1NC(=O)N(Cc2cccc(c2)-c2ccccc2Cl)C1O TXEBWPPWSVMYOA-UHFFFAOYSA-N 0.000 description 3
- 101710163968 Antistasin Proteins 0.000 description 3
- 102000004190 Enzymes Human genes 0.000 description 3
- 108090000790 Enzymes Proteins 0.000 description 3
- 108010048049 Factor IXa Proteins 0.000 description 3
- 239000012359 Methanesulfonyl chloride Substances 0.000 description 3
- 102100037486 Reverse transcriptase/ribonuclease H Human genes 0.000 description 3
- 241000283984 Rodentia Species 0.000 description 3
- 208000006011 Stroke Diseases 0.000 description 3
- 108010000499 Thromboplastin Proteins 0.000 description 3
- 102000002262 Thromboplastin Human genes 0.000 description 3
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 3
- 239000004480 active ingredient Substances 0.000 description 3
- 230000002429 anti-coagulating effect Effects 0.000 description 3
- XRWSZZJLZRKHHD-WVWIJVSJSA-N asunaprevir Chemical compound O=C([C@@H]1C[C@H](CN1C(=O)[C@@H](NC(=O)OC(C)(C)C)C(C)(C)C)OC1=NC=C(C2=CC=C(Cl)C=C21)OC)N[C@]1(C(=O)NS(=O)(=O)C2CC2)C[C@H]1C=C XRWSZZJLZRKHHD-WVWIJVSJSA-N 0.000 description 3
- KGNDCEVUMONOKF-UGPLYTSKSA-N benzyl n-[(2r)-1-[(2s,4r)-2-[[(2s)-6-amino-1-(1,3-benzoxazol-2-yl)-1,1-dihydroxyhexan-2-yl]carbamoyl]-4-[(4-methylphenyl)methoxy]pyrrolidin-1-yl]-1-oxo-4-phenylbutan-2-yl]carbamate Chemical compound C1=CC(C)=CC=C1CO[C@H]1CN(C(=O)[C@@H](CCC=2C=CC=CC=2)NC(=O)OCC=2C=CC=CC=2)[C@H](C(=O)N[C@@H](CCCCN)C(O)(O)C=2OC3=CC=CC=C3N=2)C1 KGNDCEVUMONOKF-UGPLYTSKSA-N 0.000 description 3
- 230000005587 bubbling Effects 0.000 description 3
- 239000003054 catalyst Substances 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 229940125773 compound 10 Drugs 0.000 description 3
- 229940125797 compound 12 Drugs 0.000 description 3
- 229940125810 compound 20 Drugs 0.000 description 3
- 229940125833 compound 23 Drugs 0.000 description 3
- 229940125961 compound 24 Drugs 0.000 description 3
- 229940125846 compound 25 Drugs 0.000 description 3
- JNGZXGGOCLZBFB-IVCQMTBJSA-N compound E Chemical compound N([C@@H](C)C(=O)N[C@@H]1C(N(C)C2=CC=CC=C2C(C=2C=CC=CC=2)=N1)=O)C(=O)CC1=CC(F)=CC(F)=C1 JNGZXGGOCLZBFB-IVCQMTBJSA-N 0.000 description 3
- 229940088598 enzyme Drugs 0.000 description 3
- 239000007789 gas Substances 0.000 description 3
- JAXFJECJQZDFJS-XHEPKHHKSA-N gtpl8555 Chemical compound OC(=O)C[C@H](N)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](C(C)C)C(=O)N1CCC[C@@H]1C(=O)N[C@H](B1O[C@@]2(C)[C@H]3C[C@H](C3(C)C)C[C@H]2O1)CCC1=CC=C(F)C=C1 JAXFJECJQZDFJS-XHEPKHHKSA-N 0.000 description 3
- ZLVXBBHTMQJRSX-VMGNSXQWSA-N jdtic Chemical compound C1([C@]2(C)CCN(C[C@@H]2C)C[C@H](C(C)C)NC(=O)[C@@H]2NCC3=CC(O)=CC=C3C2)=CC=CC(O)=C1 ZLVXBBHTMQJRSX-VMGNSXQWSA-N 0.000 description 3
- 239000000463 material Substances 0.000 description 3
- 229910052751 metal Inorganic materials 0.000 description 3
- 239000002184 metal Substances 0.000 description 3
- QARBMVPHQWIHKH-UHFFFAOYSA-N methanesulfonyl chloride Chemical compound CS(Cl)(=O)=O QARBMVPHQWIHKH-UHFFFAOYSA-N 0.000 description 3
- 230000014508 negative regulation of coagulation Effects 0.000 description 3
- 230000007935 neutral effect Effects 0.000 description 3
- 108090000765 processed proteins & peptides Proteins 0.000 description 3
- 239000002904 solvent Substances 0.000 description 3
- 239000000758 substrate Substances 0.000 description 3
- 238000003786 synthesis reaction Methods 0.000 description 3
- 238000012360 testing method Methods 0.000 description 3
- UAOUIVVJBYDFKD-XKCDOFEDSA-N (1R,9R,10S,11R,12R,15S,18S,21R)-10,11,21-trihydroxy-8,8-dimethyl-14-methylidene-4-(prop-2-enylamino)-20-oxa-5-thia-3-azahexacyclo[9.7.2.112,15.01,9.02,6.012,18]henicosa-2(6),3-dien-13-one Chemical compound C([C@@H]1[C@@H](O)[C@@]23C(C1=C)=O)C[C@H]2[C@]12C(N=C(NCC=C)S4)=C4CC(C)(C)[C@H]1[C@H](O)[C@]3(O)OC2 UAOUIVVJBYDFKD-XKCDOFEDSA-N 0.000 description 2
- SZUVGFMDDVSKSI-WIFOCOSTSA-N (1s,2s,3s,5r)-1-(carboxymethyl)-3,5-bis[(4-phenoxyphenyl)methyl-propylcarbamoyl]cyclopentane-1,2-dicarboxylic acid Chemical compound O=C([C@@H]1[C@@H]([C@](CC(O)=O)([C@H](C(=O)N(CCC)CC=2C=CC(OC=3C=CC=CC=3)=CC=2)C1)C(O)=O)C(O)=O)N(CCC)CC(C=C1)=CC=C1OC1=CC=CC=C1 SZUVGFMDDVSKSI-WIFOCOSTSA-N 0.000 description 2
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 2
- XXYNZSATHOXXBJ-UHFFFAOYSA-N 4-hydroxyisoindole-1,3-dione Chemical compound OC1=CC=CC2=C1C(=O)NC2=O XXYNZSATHOXXBJ-UHFFFAOYSA-N 0.000 description 2
- 206010002091 Anaesthesia Diseases 0.000 description 2
- IYHHRZBKXXKDDY-UHFFFAOYSA-N BI-605906 Chemical compound N=1C=2SC(C(N)=O)=C(N)C=2C(C(F)(F)CC)=CC=1N1CCC(S(C)(=O)=O)CC1 IYHHRZBKXXKDDY-UHFFFAOYSA-N 0.000 description 2
- OJRUSAPKCPIVBY-KQYNXXCUSA-N C1=NC2=C(N=C(N=C2N1[C@H]3[C@@H]([C@@H]([C@H](O3)COP(=O)(CP(=O)(O)O)O)O)O)I)N Chemical compound C1=NC2=C(N=C(N=C2N1[C@H]3[C@@H]([C@@H]([C@H](O3)COP(=O)(CP(=O)(O)O)O)O)O)I)N OJRUSAPKCPIVBY-KQYNXXCUSA-N 0.000 description 2
- UHNRLQRZRNKOKU-UHFFFAOYSA-N CCN(CC1=NC2=C(N1)C1=CC=C(C=C1N=C2N)C1=NNC=C1)C(C)=O Chemical compound CCN(CC1=NC2=C(N1)C1=CC=C(C=C1N=C2N)C1=NNC=C1)C(C)=O UHNRLQRZRNKOKU-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 2
- 229920000742 Cotton Polymers 0.000 description 2
- RGHNJXZEOKUKBD-SQOUGZDYSA-N D-gluconic acid Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)=O RGHNJXZEOKUKBD-SQOUGZDYSA-N 0.000 description 2
- JOYRKODLDBILNP-UHFFFAOYSA-N Ethyl urethane Chemical compound CCOC(N)=O JOYRKODLDBILNP-UHFFFAOYSA-N 0.000 description 2
- 108010061932 Factor VIIIa Proteins 0.000 description 2
- 108010054265 Factor VIIa Proteins 0.000 description 2
- 108010049003 Fibrinogen Proteins 0.000 description 2
- 102000008946 Fibrinogen Human genes 0.000 description 2
- WSFSSNUMVMOOMR-UHFFFAOYSA-N Formaldehyde Chemical compound O=C WSFSSNUMVMOOMR-UHFFFAOYSA-N 0.000 description 2
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 2
- AEMRFAOFKBGASW-UHFFFAOYSA-N Glycolic acid Chemical compound OCC(O)=O AEMRFAOFKBGASW-UHFFFAOYSA-N 0.000 description 2
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 2
- POFVJRKJJBFPII-UHFFFAOYSA-N N-cyclopentyl-5-[2-[[5-[(4-ethylpiperazin-1-yl)methyl]pyridin-2-yl]amino]-5-fluoropyrimidin-4-yl]-4-methyl-1,3-thiazol-2-amine Chemical compound C1(CCCC1)NC=1SC(=C(N=1)C)C1=NC(=NC=C1F)NC1=NC=C(C=C1)CN1CCN(CC1)CC POFVJRKJJBFPII-UHFFFAOYSA-N 0.000 description 2
- CHJJGSNFBQVOTG-UHFFFAOYSA-N N-methyl-guanidine Natural products CNC(N)=N CHJJGSNFBQVOTG-UHFFFAOYSA-N 0.000 description 2
- 208000031481 Pathologic Constriction Diseases 0.000 description 2
- 102000035195 Peptidases Human genes 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- 239000004698 Polyethylene Substances 0.000 description 2
- 101800004937 Protein C Proteins 0.000 description 2
- 102000017975 Protein C Human genes 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- 101800001700 Saposin-D Proteins 0.000 description 2
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 2
- 241000021394 Veia Species 0.000 description 2
- QBYJBZPUGVGKQQ-SJJAEHHWSA-N aldrin Chemical compound C1[C@H]2C=C[C@@H]1[C@H]1[C@@](C3(Cl)Cl)(Cl)C(Cl)=C(Cl)[C@@]3(Cl)[C@H]12 QBYJBZPUGVGKQQ-SJJAEHHWSA-N 0.000 description 2
- 235000001014 amino acid Nutrition 0.000 description 2
- 150000001413 amino acids Chemical class 0.000 description 2
- 230000037005 anaesthesia Effects 0.000 description 2
- 230000003444 anaesthetic effect Effects 0.000 description 2
- 238000002399 angioplasty Methods 0.000 description 2
- 238000013459 approach Methods 0.000 description 2
- 125000004429 atom Chemical group 0.000 description 2
- 239000010836 blood and blood product Substances 0.000 description 2
- 229940125691 blood product Drugs 0.000 description 2
- 239000012267 brine Substances 0.000 description 2
- 108090001015 cancer procoagulant Proteins 0.000 description 2
- 210000001715 carotid artery Anatomy 0.000 description 2
- 235000019994 cava Nutrition 0.000 description 2
- 238000005119 centrifugation Methods 0.000 description 2
- 239000003593 chromogenic compound Substances 0.000 description 2
- 230000015271 coagulation Effects 0.000 description 2
- 238000005345 coagulation Methods 0.000 description 2
- 229940126543 compound 14 Drugs 0.000 description 2
- 229940125758 compound 15 Drugs 0.000 description 2
- 238000009833 condensation Methods 0.000 description 2
- 230000005494 condensation Effects 0.000 description 2
- 238000013461 design Methods 0.000 description 2
- SWSQBOPZIKWTGO-UHFFFAOYSA-N dimethylaminoamidine Natural products CN(C)C(N)=N SWSQBOPZIKWTGO-UHFFFAOYSA-N 0.000 description 2
- ZUOUZKKEUPVFJK-UHFFFAOYSA-N diphenyl Chemical compound C1=CC=CC=C1C1=CC=CC=C1 ZUOUZKKEUPVFJK-UHFFFAOYSA-N 0.000 description 2
- 238000002474 experimental method Methods 0.000 description 2
- 229940012414 factor viia Drugs 0.000 description 2
- 229940012952 fibrinogen Drugs 0.000 description 2
- 239000000706 filtrate Substances 0.000 description 2
- 150000004677 hydrates Chemical class 0.000 description 2
- 230000006872 improvement Effects 0.000 description 2
- 239000007928 intraperitoneal injection Substances 0.000 description 2
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 2
- 230000007246 mechanism Effects 0.000 description 2
- 229940098779 methanesulfonic acid Drugs 0.000 description 2
- 239000000178 monomer Substances 0.000 description 2
- 150000002905 orthoesters Chemical class 0.000 description 2
- 229910052763 palladium Inorganic materials 0.000 description 2
- 239000000546 pharmaceutical excipient Substances 0.000 description 2
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 2
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 2
- 125000005543 phthalimide group Chemical group 0.000 description 2
- 239000004033 plastic Substances 0.000 description 2
- 229920003023 plastic Polymers 0.000 description 2
- 229920001296 polysiloxane Polymers 0.000 description 2
- 239000002243 precursor Substances 0.000 description 2
- 125000006239 protecting group Chemical group 0.000 description 2
- 229960000856 protein c Drugs 0.000 description 2
- 150000003217 pyrazoles Chemical class 0.000 description 2
- 230000000306 recurrent effect Effects 0.000 description 2
- 230000009467 reduction Effects 0.000 description 2
- 238000013207 serial dilution Methods 0.000 description 2
- 239000011734 sodium Substances 0.000 description 2
- 239000001509 sodium citrate Substances 0.000 description 2
- NLJMYIDDQXHKNR-UHFFFAOYSA-K sodium citrate Chemical compound O.O.[Na+].[Na+].[Na+].[O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O NLJMYIDDQXHKNR-UHFFFAOYSA-K 0.000 description 2
- KSAVQLQVUXSOCR-UHFFFAOYSA-M sodium lauroyl sarcosinate Chemical compound [Na+].CCCCCCCCCCCC(=O)N(C)CC([O-])=O KSAVQLQVUXSOCR-UHFFFAOYSA-M 0.000 description 2
- 239000004317 sodium nitrate Substances 0.000 description 2
- 235000010344 sodium nitrate Nutrition 0.000 description 2
- LPXPTNMVRIOKMN-UHFFFAOYSA-M sodium nitrite Chemical compound [Na+].[O-]N=O LPXPTNMVRIOKMN-UHFFFAOYSA-M 0.000 description 2
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 2
- 230000036262 stenosis Effects 0.000 description 2
- 208000037804 stenosis Diseases 0.000 description 2
- 238000003860 storage Methods 0.000 description 2
- 229960000103 thrombolytic agent Drugs 0.000 description 2
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 2
- VLPFTAMPNXLGLX-UHFFFAOYSA-N trioctanoin Chemical compound CCCCCCCC(=O)OCC(OC(=O)CCCCCCC)COC(=O)CCCCCCC VLPFTAMPNXLGLX-UHFFFAOYSA-N 0.000 description 2
- 238000005303 weighing Methods 0.000 description 2
- NWZSZGALRFJKBT-KNIFDHDWSA-N (2s)-2,6-diaminohexanoic acid;(2s)-2-hydroxybutanedioic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O.NCCCC[C@H](N)C(O)=O NWZSZGALRFJKBT-KNIFDHDWSA-N 0.000 description 1
- ATWLRNODAYAMQS-UHFFFAOYSA-N 1,1-dibromopropane Chemical compound CCC(Br)Br ATWLRNODAYAMQS-UHFFFAOYSA-N 0.000 description 1
- NLMVYUBGWZWUGB-UHFFFAOYSA-N 1,2-benzoxazol-3-amine Chemical compound C1=CC=C2C(N)=NOC2=C1 NLMVYUBGWZWUGB-UHFFFAOYSA-N 0.000 description 1
- BDNKZNFMNDZQMI-UHFFFAOYSA-N 1,3-diisopropylcarbodiimide Chemical compound CC(C)N=C=NC(C)C BDNKZNFMNDZQMI-UHFFFAOYSA-N 0.000 description 1
- KQZLRWGGWXJPOS-NLFPWZOASA-N 1-[(1R)-1-(2,4-dichlorophenyl)ethyl]-6-[(4S,5R)-4-[(2S)-2-(hydroxymethyl)pyrrolidin-1-yl]-5-methylcyclohexen-1-yl]pyrazolo[3,4-b]pyrazine-3-carbonitrile Chemical compound ClC1=C(C=CC(=C1)Cl)[C@@H](C)N1N=C(C=2C1=NC(=CN=2)C1=CC[C@@H]([C@@H](C1)C)N1[C@@H](CCC1)CO)C#N KQZLRWGGWXJPOS-NLFPWZOASA-N 0.000 description 1
- WZZBNLYBHUDSHF-DHLKQENFSA-N 1-[(3s,4s)-4-[8-(2-chloro-4-pyrimidin-2-yloxyphenyl)-7-fluoro-2-methylimidazo[4,5-c]quinolin-1-yl]-3-fluoropiperidin-1-yl]-2-hydroxyethanone Chemical compound CC1=NC2=CN=C3C=C(F)C(C=4C(=CC(OC=5N=CC=CN=5)=CC=4)Cl)=CC3=C2N1[C@H]1CCN(C(=O)CO)C[C@@H]1F WZZBNLYBHUDSHF-DHLKQENFSA-N 0.000 description 1
- YBYIRNPNPLQARY-UHFFFAOYSA-N 1H-indene Natural products C1=CC=C2CC=CC2=C1 YBYIRNPNPLQARY-UHFFFAOYSA-N 0.000 description 1
- VFHUJFBEFDVZPJ-UHFFFAOYSA-N 1h-indole-2-carboxamide Chemical class C1=CC=C2NC(C(=O)N)=CC2=C1 VFHUJFBEFDVZPJ-UHFFFAOYSA-N 0.000 description 1
- HUTNOYOBQPAKIA-UHFFFAOYSA-N 1h-pyrazin-2-one Chemical compound OC1=CN=CC=N1 HUTNOYOBQPAKIA-UHFFFAOYSA-N 0.000 description 1
- CHZXTOCAICMPQR-UHFFFAOYSA-N 2-(2-bromoethyl)isoindole-1,3-dione Chemical compound C1=CC=C2C(=O)N(CCBr)C(=O)C2=C1 CHZXTOCAICMPQR-UHFFFAOYSA-N 0.000 description 1
- URNQIYWITQCMMA-UHFFFAOYSA-N 2-[amino(methyl)amino]-n-ethylethanamine Chemical compound CCNCCN(C)N URNQIYWITQCMMA-UHFFFAOYSA-N 0.000 description 1
- QKNYBSVHEMOAJP-UHFFFAOYSA-N 2-amino-2-(hydroxymethyl)propane-1,3-diol;hydron;chloride Chemical compound Cl.OCC(N)(CO)CO QKNYBSVHEMOAJP-UHFFFAOYSA-N 0.000 description 1
- TVTJUIAKQFIXCE-HUKYDQBMSA-N 2-amino-9-[(2R,3S,4S,5R)-4-fluoro-3-hydroxy-5-(hydroxymethyl)oxolan-2-yl]-7-prop-2-ynyl-1H-purine-6,8-dione Chemical compound NC=1NC(C=2N(C(N(C=2N=1)[C@@H]1O[C@@H]([C@H]([C@H]1O)F)CO)=O)CC#C)=O TVTJUIAKQFIXCE-HUKYDQBMSA-N 0.000 description 1
- WFOVEDJTASPCIR-UHFFFAOYSA-N 3-[(4-methyl-5-pyridin-4-yl-1,2,4-triazol-3-yl)methylamino]-n-[[2-(trifluoromethyl)phenyl]methyl]benzamide Chemical compound N=1N=C(C=2C=CN=CC=2)N(C)C=1CNC(C=1)=CC=CC=1C(=O)NCC1=CC=CC=C1C(F)(F)F WFOVEDJTASPCIR-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- IHBVNSPHKMCPST-UHFFFAOYSA-N 3-bromopropanoyl chloride Chemical compound ClC(=O)CCBr IHBVNSPHKMCPST-UHFFFAOYSA-N 0.000 description 1
- BXEAAHIHFFIMIE-UHFFFAOYSA-N 3-chlorothiophene-2-carboxylic acid Chemical compound OC(=O)C=1SC=CC=1Cl BXEAAHIHFFIMIE-UHFFFAOYSA-N 0.000 description 1
- GZPUHNGIERMRFC-ZETCQYMHSA-N 4-[[(2s)-oxiran-2-yl]methyl]isoindole-1,3-dione Chemical compound O=C1NC(=O)C2=C1C=CC=C2C[C@H]1CO1 GZPUHNGIERMRFC-ZETCQYMHSA-N 0.000 description 1
- LKDMKWNDBAVNQZ-UHFFFAOYSA-N 4-[[1-[[1-[2-[[1-(4-nitroanilino)-1-oxo-3-phenylpropan-2-yl]carbamoyl]pyrrolidin-1-yl]-1-oxopropan-2-yl]amino]-1-oxopropan-2-yl]amino]-4-oxobutanoic acid Chemical compound OC(=O)CCC(=O)NC(C)C(=O)NC(C)C(=O)N1CCCC1C(=O)NC(C(=O)NC=1C=CC(=CC=1)[N+]([O-])=O)CC1=CC=CC=C1 LKDMKWNDBAVNQZ-UHFFFAOYSA-N 0.000 description 1
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 1
- 229910000497 Amalgam Inorganic materials 0.000 description 1
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 1
- 206010002388 Angina unstable Diseases 0.000 description 1
- QNZCBYKSOIHPEH-UHFFFAOYSA-N Apixaban Chemical compound C1=CC(OC)=CC=C1N1C(C(=O)N(CC2)C=3C=CC(=CC=3)N3C(CCCC3)=O)=C2C(C(N)=O)=N1 QNZCBYKSOIHPEH-UHFFFAOYSA-N 0.000 description 1
- 239000004475 Arginine Substances 0.000 description 1
- 101150008415 CALCA gene Proteins 0.000 description 1
- 108090000617 Cathepsin G Proteins 0.000 description 1
- 102000004173 Cathepsin G Human genes 0.000 description 1
- 208000018152 Cerebral disease Diseases 0.000 description 1
- 206010008190 Cerebrovascular accident Diseases 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- 229940126062 Compound A Drugs 0.000 description 1
- AEMOLEFTQBMNLQ-YMDCURPLSA-N D-galactopyranuronic acid Chemical compound OC1O[C@H](C(O)=O)[C@H](O)[C@H](O)[C@H]1O AEMOLEFTQBMNLQ-YMDCURPLSA-N 0.000 description 1
- RGHNJXZEOKUKBD-UHFFFAOYSA-N D-gluconic acid Natural products OCC(O)C(O)C(O)C(O)C(O)=O RGHNJXZEOKUKBD-UHFFFAOYSA-N 0.000 description 1
- QUSNBJAOOMFDIB-UHFFFAOYSA-N Ethylamine Chemical compound CCN QUSNBJAOOMFDIB-UHFFFAOYSA-N 0.000 description 1
- 108010014172 Factor V Proteins 0.000 description 1
- 108010054218 Factor VIII Proteins 0.000 description 1
- 102000001690 Factor VIII Human genes 0.000 description 1
- 108010074105 Factor Va Proteins 0.000 description 1
- 108010014173 Factor X Proteins 0.000 description 1
- 108010000196 Factor XIIIa Proteins 0.000 description 1
- 229940123583 Factor Xa inhibitor Drugs 0.000 description 1
- IAJILQKETJEXLJ-UHFFFAOYSA-N Galacturonsaeure Natural products O=CC(O)C(O)C(O)C(O)C(O)=O IAJILQKETJEXLJ-UHFFFAOYSA-N 0.000 description 1
- WHUUTDBJXJRKMK-UHFFFAOYSA-N Glutamic acid Natural products OC(=O)C(N)CCC(O)=O WHUUTDBJXJRKMK-UHFFFAOYSA-N 0.000 description 1
- HTTJABKRGRZYRN-UHFFFAOYSA-N Heparin Chemical compound OC1C(NC(=O)C)C(O)OC(COS(O)(=O)=O)C1OC1C(OS(O)(=O)=O)C(O)C(OC2C(C(OS(O)(=O)=O)C(OC3C(C(O)C(O)C(O3)C(O)=O)OS(O)(=O)=O)C(CO)O2)NS(O)(=O)=O)C(C(O)=O)O1 HTTJABKRGRZYRN-UHFFFAOYSA-N 0.000 description 1
- NLDMNSXOCDLTTB-UHFFFAOYSA-N Heterophylliin A Natural products O1C2COC(=O)C3=CC(O)=C(O)C(O)=C3C3=C(O)C(O)=C(O)C=C3C(=O)OC2C(OC(=O)C=2C=C(O)C(O)=C(O)C=2)C(O)C1OC(=O)C1=CC(O)=C(O)C(O)=C1 NLDMNSXOCDLTTB-UHFFFAOYSA-N 0.000 description 1
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 1
- LIBPXRUDEMROFK-UHFFFAOYSA-N N-(2-aminoethyl)-N-ethoxyhydroxylamine dihydrochloride Chemical compound Cl.Cl.CCON(O)CCN LIBPXRUDEMROFK-UHFFFAOYSA-N 0.000 description 1
- AYCPARAPKDAOEN-LJQANCHMSA-N N-[(1S)-2-(dimethylamino)-1-phenylethyl]-6,6-dimethyl-3-[(2-methyl-4-thieno[3,2-d]pyrimidinyl)amino]-1,4-dihydropyrrolo[3,4-c]pyrazole-5-carboxamide Chemical compound C1([C@H](NC(=O)N2C(C=3NN=C(NC=4C=5SC=CC=5N=C(C)N=4)C=3C2)(C)C)CN(C)C)=CC=CC=C1 AYCPARAPKDAOEN-LJQANCHMSA-N 0.000 description 1
- 238000005481 NMR spectroscopy Methods 0.000 description 1
- 206010028980 Neoplasm Diseases 0.000 description 1
- 208000002193 Pain Diseases 0.000 description 1
- 229920002594 Polyethylene Glycol 8000 Polymers 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 1
- 229940096437 Protein S Drugs 0.000 description 1
- 102000029301 Protein S Human genes 0.000 description 1
- 108010066124 Protein S Proteins 0.000 description 1
- 206010038563 Reocclusion Diseases 0.000 description 1
- 235000009233 Stachytarpheta cayennensis Nutrition 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 1
- 108010039185 Tenecteplase Proteins 0.000 description 1
- 101000712605 Theromyzon tessulatum Theromin Proteins 0.000 description 1
- 229940122388 Thrombin inhibitor Drugs 0.000 description 1
- 102100026966 Thrombomodulin Human genes 0.000 description 1
- 108010079274 Thrombomodulin Proteins 0.000 description 1
- 108090000373 Tissue Plasminogen Activator Proteins 0.000 description 1
- 102000003978 Tissue Plasminogen Activator Human genes 0.000 description 1
- OKJPEAGHQZHRQV-UHFFFAOYSA-N Triiodomethane Natural products IC(I)I OKJPEAGHQZHRQV-UHFFFAOYSA-N 0.000 description 1
- 108090000631 Trypsin Proteins 0.000 description 1
- 102000004142 Trypsin Human genes 0.000 description 1
- 208000007814 Unstable Angina Diseases 0.000 description 1
- 108010046377 Whey Proteins Proteins 0.000 description 1
- LJOOWESTVASNOG-UFJKPHDISA-N [(1s,3r,4ar,7s,8s,8as)-3-hydroxy-8-[2-[(4r)-4-hydroxy-6-oxooxan-2-yl]ethyl]-7-methyl-1,2,3,4,4a,7,8,8a-octahydronaphthalen-1-yl] (2s)-2-methylbutanoate Chemical compound C([C@H]1[C@@H](C)C=C[C@H]2C[C@@H](O)C[C@@H]([C@H]12)OC(=O)[C@@H](C)CC)CC1C[C@@H](O)CC(=O)O1 LJOOWESTVASNOG-UFJKPHDISA-N 0.000 description 1
- WRYNUJYAXVDTCB-UHFFFAOYSA-M acetyloxymercury Chemical compound CC(=O)O[Hg] WRYNUJYAXVDTCB-UHFFFAOYSA-M 0.000 description 1
- 150000007513 acids Chemical class 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 125000003158 alcohol group Chemical group 0.000 description 1
- 150000003973 alkyl amines Chemical class 0.000 description 1
- 229960003318 alteplase Drugs 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 125000000320 amidine group Chemical group 0.000 description 1
- 150000007854 aminals Chemical class 0.000 description 1
- 125000003277 amino group Chemical group 0.000 description 1
- 235000011114 ammonium hydroxide Nutrition 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 230000010100 anticoagulation Effects 0.000 description 1
- 229960003886 apixaban Drugs 0.000 description 1
- 239000007864 aqueous solution Substances 0.000 description 1
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 1
- 125000000637 arginyl group Chemical group N[C@@H](CCCNC(N)=N)C(=O)* 0.000 description 1
- 150000004945 aromatic hydrocarbons Chemical class 0.000 description 1
- 210000001367 artery Anatomy 0.000 description 1
- 206010003246 arthritis Diseases 0.000 description 1
- 235000003704 aspartic acid Nutrition 0.000 description 1
- WGNZRLMOMHJUSP-UHFFFAOYSA-N benzotriazol-1-yloxy(tripyrrolidin-1-yl)phosphanium Chemical compound C1CCCN1[P+](N1CCCC1)(N1CCCC1)ON1C2=CC=CC=C2N=N1 WGNZRLMOMHJUSP-UHFFFAOYSA-N 0.000 description 1
- OQFSQFPPLPISGP-UHFFFAOYSA-N beta-carboxyaspartic acid Natural products OC(=O)C(N)C(C(O)=O)C(O)=O OQFSQFPPLPISGP-UHFFFAOYSA-N 0.000 description 1
- 239000004305 biphenyl Substances 0.000 description 1
- 235000010290 biphenyl Nutrition 0.000 description 1
- 230000017531 blood circulation Effects 0.000 description 1
- 239000003130 blood coagulation factor inhibitor Substances 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- 238000004364 calculation method Methods 0.000 description 1
- 201000011510 cancer Diseases 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- DFEXVBOMMIJOAW-UHFFFAOYSA-N carbamimidoylsulfonylmethanimidamide Chemical class NC(=N)S(=O)(=O)C(N)=N DFEXVBOMMIJOAW-UHFFFAOYSA-N 0.000 description 1
- 210000001168 carotid artery common Anatomy 0.000 description 1
- 125000002091 cationic group Chemical group 0.000 description 1
- 239000007910 chewable tablet Substances 0.000 description 1
- RNFNDJAIBTYOQL-UHFFFAOYSA-N chloral hydrate Chemical compound OC(O)C(Cl)(Cl)Cl RNFNDJAIBTYOQL-UHFFFAOYSA-N 0.000 description 1
- 229960002327 chloral hydrate Drugs 0.000 description 1
- 230000001112 coagulating effect Effects 0.000 description 1
- 229940125851 compound 27 Drugs 0.000 description 1
- 229940127204 compound 29 Drugs 0.000 description 1
- 229940125877 compound 31 Drugs 0.000 description 1
- 230000001010 compromised effect Effects 0.000 description 1
- 239000004020 conductor Substances 0.000 description 1
- 238000007887 coronary angioplasty Methods 0.000 description 1
- 210000004351 coronary vessel Anatomy 0.000 description 1
- 150000001923 cyclic compounds Chemical class 0.000 description 1
- 230000006198 deformylation Effects 0.000 description 1
- 238000006344 deformylation reaction Methods 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 206010012601 diabetes mellitus Diseases 0.000 description 1
- 238000010586 diagram Methods 0.000 description 1
- 238000010790 dilution Methods 0.000 description 1
- 239000012895 dilution Substances 0.000 description 1
- 238000004090 dissolution Methods 0.000 description 1
- 238000012377 drug delivery Methods 0.000 description 1
- 230000002255 enzymatic effect Effects 0.000 description 1
- 238000011156 evaluation Methods 0.000 description 1
- 230000001747 exhibiting effect Effects 0.000 description 1
- 229960000301 factor viii Drugs 0.000 description 1
- 239000000835 fiber Substances 0.000 description 1
- 238000001914 filtration Methods 0.000 description 1
- 238000009472 formulation Methods 0.000 description 1
- 239000001530 fumaric acid Substances 0.000 description 1
- 230000006870 function Effects 0.000 description 1
- 239000000174 gluconic acid Substances 0.000 description 1
- 235000012208 gluconic acid Nutrition 0.000 description 1
- 239000004220 glutamic acid Substances 0.000 description 1
- 235000013922 glutamic acid Nutrition 0.000 description 1
- 150000004676 glycans Chemical class 0.000 description 1
- 239000008187 granular material Substances 0.000 description 1
- 229940083094 guanine derivative acting on arteriolar smooth muscle Drugs 0.000 description 1
- 238000001631 haemodialysis Methods 0.000 description 1
- 230000000322 hemodialysis Effects 0.000 description 1
- 230000023597 hemostasis Effects 0.000 description 1
- 229960002897 heparin Drugs 0.000 description 1
- 229920000669 heparin Polymers 0.000 description 1
- 150000002391 heterocyclic compounds Chemical class 0.000 description 1
- 230000013632 homeostatic process Effects 0.000 description 1
- IKDUDTNKRLTJSI-UHFFFAOYSA-N hydrazine monohydrate Substances O.NN IKDUDTNKRLTJSI-UHFFFAOYSA-N 0.000 description 1
- 150000003840 hydrochlorides Chemical class 0.000 description 1
- 238000005984 hydrogenation reaction Methods 0.000 description 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 1
- 238000011534 incubation Methods 0.000 description 1
- 125000003454 indenyl group Chemical group C1(C=CC2=CC=CC=C12)* 0.000 description 1
- 208000027866 inflammatory disease Diseases 0.000 description 1
- 230000003993 interaction Effects 0.000 description 1
- 201000004332 intermediate coronary syndrome Diseases 0.000 description 1
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 1
- 210000004731 jugular vein Anatomy 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 235000014655 lactic acid Nutrition 0.000 description 1
- 230000003902 lesion Effects 0.000 description 1
- 238000012417 linear regression Methods 0.000 description 1
- 210000004185 liver Anatomy 0.000 description 1
- 231100000053 low toxicity Toxicity 0.000 description 1
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- 208000037819 metastatic cancer Diseases 0.000 description 1
- 208000011575 metastatic malignant neoplasm Diseases 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- ACXCKRZOISAYHH-UHFFFAOYSA-N molecular chlorine hydrate Chemical compound O.ClCl ACXCKRZOISAYHH-UHFFFAOYSA-N 0.000 description 1
- PSHKMPUSSFXUIA-UHFFFAOYSA-N n,n-dimethylpyridin-2-amine Chemical compound CN(C)C1=CC=CC=N1 PSHKMPUSSFXUIA-UHFFFAOYSA-N 0.000 description 1
- JVKAWJASTRPFQY-UHFFFAOYSA-N n-(2-aminoethyl)hydroxylamine Chemical compound NCCNO JVKAWJASTRPFQY-UHFFFAOYSA-N 0.000 description 1
- MXNGICHZNQSGDS-UHFFFAOYSA-N n-[2-(methylamino)ethyl]hydroxylamine;hydrochloride Chemical compound Cl.CNCCNO MXNGICHZNQSGDS-UHFFFAOYSA-N 0.000 description 1
- 125000001624 naphthyl group Chemical group 0.000 description 1
- 239000006225 natural substrate Substances 0.000 description 1
- 239000002547 new drug Substances 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 125000004433 nitrogen atom Chemical group N* 0.000 description 1
- GQPLMRYTRLFLPF-UHFFFAOYSA-N nitrous oxide Inorganic materials [O-][N+]#N GQPLMRYTRLFLPF-UHFFFAOYSA-N 0.000 description 1
- VJNJLXHOBCGWPF-UHFFFAOYSA-N o-[2-(cyclopropylamino)ethyl]hydroxylamine Chemical compound NOCCNC1CC1 VJNJLXHOBCGWPF-UHFFFAOYSA-N 0.000 description 1
- MGEKNXRGGLLABW-UHFFFAOYSA-N o-[2-(ethylamino)ethyl]hydroxylamine Chemical compound CCNCCON MGEKNXRGGLLABW-UHFFFAOYSA-N 0.000 description 1
- 210000000056 organ Anatomy 0.000 description 1
- 230000036407 pain Effects 0.000 description 1
- WLJNZVDCPSBLRP-UHFFFAOYSA-N pamoic acid Chemical compound C1=CC=C2C(CC=3C4=CC=CC=C4C=C(C=3O)C(=O)O)=C(O)C(C(O)=O)=CC2=C1 WLJNZVDCPSBLRP-UHFFFAOYSA-N 0.000 description 1
- 244000045947 parasite Species 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 230000002093 peripheral effect Effects 0.000 description 1
- 230000004526 pharmaceutical effect Effects 0.000 description 1
- 230000004962 physiological condition Effects 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 210000002381 plasma Anatomy 0.000 description 1
- 229920000573 polyethylene Polymers 0.000 description 1
- 229920001282 polysaccharide Polymers 0.000 description 1
- 239000005017 polysaccharide Substances 0.000 description 1
- 239000000843 powder Substances 0.000 description 1
- 230000003449 preventive effect Effects 0.000 description 1
- 229940121649 protein inhibitor Drugs 0.000 description 1
- 239000012268 protein inhibitor Substances 0.000 description 1
- 108010014806 prothrombinase complex Proteins 0.000 description 1
- UBQKCCHYAOITMY-UHFFFAOYSA-N pyridin-2-ol Chemical compound OC1=CC=CC=N1 UBQKCCHYAOITMY-UHFFFAOYSA-N 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 150000003222 pyridines Chemical class 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 239000011541 reaction mixture Substances 0.000 description 1
- 238000011084 recovery Methods 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 230000001105 regulatory effect Effects 0.000 description 1
- 238000011160 research Methods 0.000 description 1
- 238000007363 ring formation reaction Methods 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 239000012279 sodium borohydride Substances 0.000 description 1
- 229910000033 sodium borohydride Inorganic materials 0.000 description 1
- 229910000029 sodium carbonate Inorganic materials 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- BEOOHQFXGBMRKU-UHFFFAOYSA-N sodium cyanoborohydride Chemical compound [Na+].[B-]C#N BEOOHQFXGBMRKU-UHFFFAOYSA-N 0.000 description 1
- 235000010288 sodium nitrite Nutrition 0.000 description 1
- 229910052938 sodium sulfate Inorganic materials 0.000 description 1
- 235000011152 sodium sulphate Nutrition 0.000 description 1
- 239000007901 soft capsule Substances 0.000 description 1
- 238000013222 sprague-dawley male rat Methods 0.000 description 1
- 238000012453 sprague-dawley rat model Methods 0.000 description 1
- 230000006641 stabilisation Effects 0.000 description 1
- 238000011105 stabilization Methods 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- 239000008107 starch Substances 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 125000001424 substituent group Chemical group 0.000 description 1
- 238000001356 surgical procedure Methods 0.000 description 1
- 229960000216 tenecteplase Drugs 0.000 description 1
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 1
- ACNRTYKOPZDRCO-UHFFFAOYSA-N tert-butyl n-(2-oxoethyl)carbamate Chemical compound CC(C)(C)OC(=O)NCC=O ACNRTYKOPZDRCO-UHFFFAOYSA-N 0.000 description 1
- DKACXUFSLUYRFU-UHFFFAOYSA-N tert-butyl n-aminocarbamate Chemical compound CC(C)(C)OC(=O)NN DKACXUFSLUYRFU-UHFFFAOYSA-N 0.000 description 1
- MSWTVSDFEYSRMQ-UHFFFAOYSA-N tert-butyl n-methyl-n-(2-oxoethyl)carbamate Chemical compound O=CCN(C)C(=O)OC(C)(C)C MSWTVSDFEYSRMQ-UHFFFAOYSA-N 0.000 description 1
- 125000001981 tert-butyldimethylsilyl group Chemical group [H]C([H])([H])[Si]([H])(C([H])([H])[H])[*]C(C([H])([H])[H])(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 210000001550 testis Anatomy 0.000 description 1
- 239000003868 thrombin inhibitor Substances 0.000 description 1
- 230000002537 thrombolytic effect Effects 0.000 description 1
- 230000001732 thrombotic effect Effects 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 239000012588 trypsin Substances 0.000 description 1
- 210000003462 vein Anatomy 0.000 description 1
- 210000002620 vena cava superior Anatomy 0.000 description 1
- 235000021119 whey protein Nutrition 0.000 description 1
- ZXIBCJHYVWYIKI-PZJWPPBQSA-N ximelagatran Chemical compound C1([C@@H](NCC(=O)OCC)C(=O)N2[C@@H](CC2)C(=O)NCC=2C=CC(=CC=2)C(\N)=N\O)CCCCC1 ZXIBCJHYVWYIKI-PZJWPPBQSA-N 0.000 description 1
- 229960001522 ximelagatran Drugs 0.000 description 1
Images

Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings
- C07D413/12—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing three or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P7/00—Drugs for disorders of the blood or the extracellular fluid
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P7/00—Drugs for disorders of the blood or the extracellular fluid
- A61P7/02—Antithrombotic agents; Anticoagulants; Platelet aggregation inhibitors
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Engineering & Computer Science (AREA)
- Diabetes (AREA)
- Hematology (AREA)
- Cardiology (AREA)
- Heart & Thoracic Surgery (AREA)
- Pain & Pain Management (AREA)
- Vascular Medicine (AREA)
- Urology & Nephrology (AREA)
- Rheumatology (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Pulmonology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
Abstract
Description

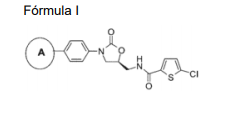
o anel A é um resíduo selecionado do grupo consistindo das seguintes estruturas:
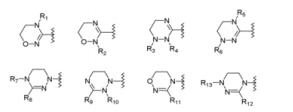
Y = -NCOR'

Precisamente, ele inclui fenila, naftila, bifenila e indenila, porém nem sempre se limitando ao mesmo.


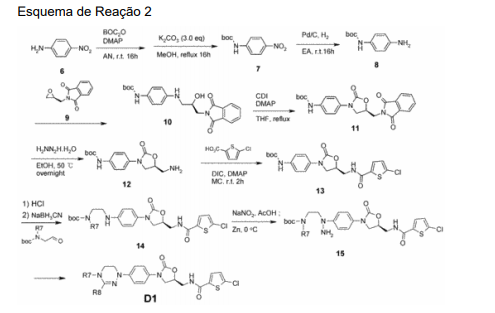

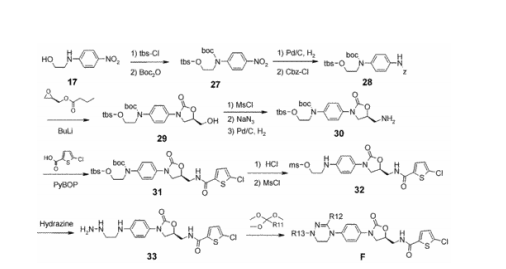
Fórmula de Reação 4

Esquema de Reação 5

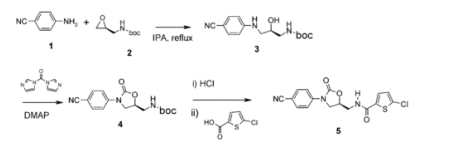
Exemplo 1 de Fabricação: Preparação do Composto 5
Fabricação do Exemplo 2: Preparação do Composto 13

Exemplo de Fabricação 3: Preparação do composto 16a

Fabricação do Exemplo 4:Preparação do composto 15b
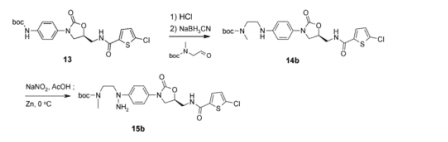
Fabricação do Exemplo 5: Preparação do composto 26

Exemplo 1: Preparação do composto 100
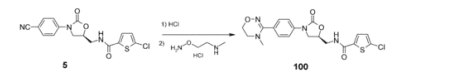
Exemplo 2:Preparação do composto 10
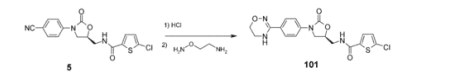
Exemplo 3: Preparação do composto 102

Exemplo 4: Preparação do composto 103
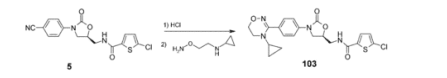
Exemplo 5: Preparação do composto 104
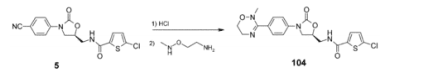
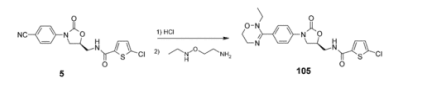
Exemplo 6: Preparação do composto 105
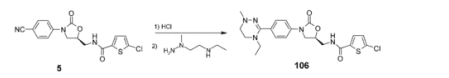
Exemplo 7: Preparação do Composto 106
Exemplo 8: Preparação do composto 107

LCMS: 116(M+H+) to C5H13N3
Exemplo 9: Preparação do Composto 108
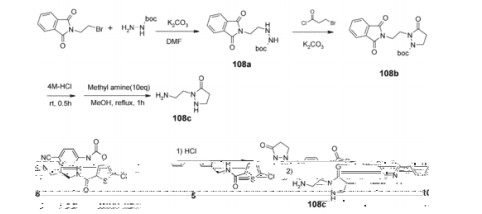
LCMS: 130(M+H+) to C5H11N3O
Exemplo 10: Preparação do Composto 109

Exemplo 11: Preparação do Composto 110

Exemplo 12: Preparação do Composto 111

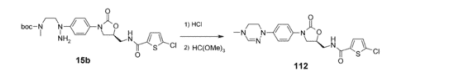
Exemplo 13: Preparação do Composto 112
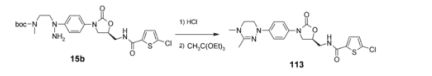
Exemplo 14: Preparação do Composto 113
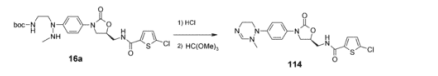
Exemplo 15: Preparação do composto 114
Exemplo 16: Preparação do Composto 115

Exemplo 17: Preparação do composto 116

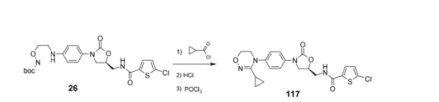
Exemplo 18: Preparação do Composto 117
Exemplo 19: Preparação do composto 118

Exemplo 20: Preparação do Composto 119

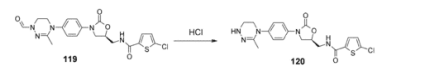
Exemplo 21: Preparação do Composto 120
Exemplo 22: Preparação do composto 121

1) Mensuração do PT
- a) O metodo usando PT - tempo de Protrombina - coagulometro - foi mensurado com um Thrombotimer 4 - canal do coagulômetro (Behnk Elektronik, Alemanha).Citratado humano e plasma de camundongo foram usados nos ensaios.Para as mensurações do PT, 100 ul de plasma descongelados frescos foi misturado com 3 uL de diluição serial do composto de teste ou DMSO. Após 5 minutos de incubação a 37°.C, 200 ul de STA-Neoplastina (Diagnostica Stago, France) foi adicionado à formação de coagulação inicial. A atividade anticoagulante dos compostos foi definida como a concentração necessária para dobra os períodos de coagulação do plasma ( 2 x PT (uM). O plasma humano foi obtido da Daejeon Red Cross Blood Center. O sangue de rato foi extraído da artéria carótida ou veia cava superior sob anestesia. O sangue foi coletado em tubos plásticos contendo volume de 1/10 de 3.8% de citrato de sódio, foi obtido por centrifugação imediata 2500 g por 10 min a 4°.C e armazenado a 70°.C.
- b) O método usando Spectrmax: A solução do composto da diluição serial (5 ul) de acordo com a presente invenção foi misturada com plasma citrada(45 ul) seguida pela adição de STA-Neoplastina (Diagnostica Stago, France) após 5 min. a 37°.C. A absorvência a 340nm foi continuamente monitorada e o PT foi determinado como tempo (em segundos) quando a absorvência a 340 nm atingiu 0.1. A atividade anticoagulante do composto foi definida como a concentração necessária para dobrar os períodos de coagulação do plasma [2x PT (uM)] . A atividade anticoagulante dos compostos foi definida como a concentração necessária para dobrar os períodos de coagulação do plasma [2x PT (uM)] . O plasma humano foi obtido da Daejeon Red Cross Blood Center. O sangue de rato foi extraído da artéria carótida ou da veia cava superior sob anestesia. O sangue foi coletado em tubos plásticos contendo volume de 1/10 de 3.8% de citrato de sódio. O plasma foi obtido por centrifugação imediata a 2500 g por 10 min. a 4 °C e armazenado a 70°.C.
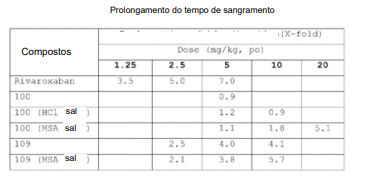
3) As mensurações de período de sangramento (BT) usando modelo de sangramento de calda de ratos Fasted, ratos machos Sprague-Dawley, pesando 200-240 g e com 7 semanas aproximadamente de idade foram anestesiados injeção intraperitoneal de pentobarbital-Na (60 mg/kg). Os inibidores FXa ou veiculo foi dado oralmente por 60 antes dos ratos anestesiados terem suas caldas terem sido cortadas transversalmente 2 mm da ponta e verticalmente imersos em salmoura a 37°.c. O tempo até que o fluxo de sangue continuo cessasse por > 30 s foi mensurado com um tempo de observação máximo de 30 min (os períodos de sangramento mais longos foram atribuídos um valor de 30 minutos)
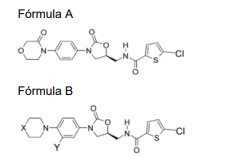
Fórmula A


Tabela 2
Efeito do composto 100 e 109 em tempo de sangramento na calda do rato (n = 13)

Claims (8)
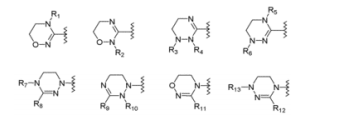
- Derivado de oxazolidinona com grupo amidrazona cíclica ou amidoxima cíclica, CARACTERIZADO pelo fato de que é representado pela fórmula 1, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo,
Fórmula Iem que o anel A é um resíduo selecionado do grupo consistindo das seguintes estruturas; R1 até R12 são independentemente H, (C1-C7) alquila, (C3-C7) cicloalquila, (C6- C12) arila ou (C4-C12) heteroarila contendo de um a quatro heteroátomo (s) selecionado (s) do grupo consistindo em O, S e N, ou R3 e R4 formam um anel pela conexão com (C3-C5) alquileno, o átomo de carbono do alquileno pode ser substituído com carbonila, e a alquila, cicloalquila, arila ou heteroarila do R1 até R12 pode ser substituída com qualquer um selecionado do grupo consistindo em (C1-C7) alquila, halo(C1-C7) alquila, (C1-C7) alcóxi e halogênio;
R13 é H, (C1-C7) alquila, (C3-C7) cicloalquila, formila, (C1-C7) alquilcarbonila, (C1-C7) alcoxicarbonila ou (C6-C12) arila. - Derivado de oxazolidinona, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo, de acordo com a reivindicação 1, CARACTERIZADO pelo fato de que o derivado de oxazolidinona é selecionado dentre as seguintes fórmula II a fórmula XI.
Fórmula II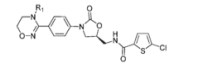
 em que R1 até R12, independentemente um do outro, representam hidrogênio, (C1-C7) alquila ou (C3-C7) cicloalquila; R13 é H, (C1-C7) alquila, (C3-C7) cicloalquila, formila ou (C1-C7) alquilcarbonila; e m é um número inteiro de 1 a 3.
- Derivado de oxazolidinona, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo, de acordo com a reivindicação 2, CARACTERIZADO pelo fato de que R1 até R12, independentemente um do outro, representam hidrogênio, metila, etila, n-propila, i-propila, n-butila, i-butila,, t-butila, ciclopropila, ciclobutila, ciclopentila ou ciclohexila; o R13 é H, metila, etila, n-propila, i-propila, n-butila,, i-butila, t-butila, ciclopropila, ciclobutila, ciclopentila, ciclohexila, formila ou acetila, e m é um número inteiro de 1.
- Derivado de oxazolidinona, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo, de acordo com a reivindicação 3, CARACTERIZADO pelo fato de que o referido derivado de oxazolidinona é selecionado dos seguintes compostos:
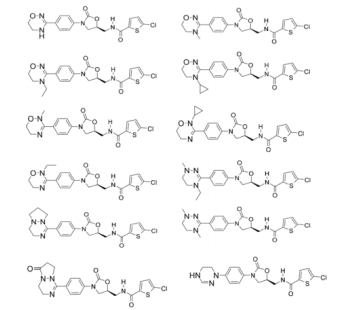
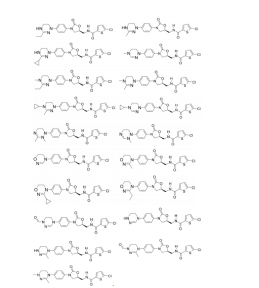
- Composição farmacêutica CARACTERIZADA pelo fato de que compreende um derivado de oxazolidinona, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo, conforme definido em qualquer uma das reivindicações 1 a 4, para uso como anticoagulante.
- Composição farmacêutica CARACTERIZADA pelo fato de que compreende um derivado de oxazolidinona, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo, conforme definido em qualquer uma das reivindicações 1 a 4, para uso como anticoagulante para prevenir ou tratar trombose, infarto do miocárdio, arteriosclerose, inflamação, ataque cardíaco, angina de peito, restenose, claudicação intermitente, flebotrombose, embolia pulmonar, trombose arterial, isquemia do miocárdio ou tromboembolismo.
- Composição farmacêutica CARACTERIZADA pelo fato de que compreende um derivado de oxazolidinona, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo, conforme definido em qualquer uma das reivindicações 1 a 4, em combinação com uma droga trombolítica para uso como coagulante, para prevenir ou tratar doença arterial coronariana, doença arterial cerebral ou doença arterial periférica.
- Composição farmacêutica CARACTERIZADA pelo fato de que compreende um derivado de oxazolidinona, hidrato, solvato, ou sal farmaceuticamente aceitável do mesmo, conforme definido em qualquer uma das reivindicações 1 a 4, para uso como anticoagulante para preservação do sangue, plasma, ou produtos de procedência sanguínea in vitro.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| KR10-2008-0064178 | 2008-07-03 | ||
| KR1020080064178A KR100898361B1 (ko) | 2008-07-03 | 2008-07-03 | P4 위치에 사이클릭 아미독심 또는 사이클릭 아미드라존기를 가지는 FXa 저해제, 이의 유도체, 제조방법 및이를 함유하는 의약 조성물 |
| PCT/KR2009/003008 WO2010002115A2 (en) | 2008-07-03 | 2009-06-05 | Fxa inhibitors with cyclic amidoxime or cyclic amidrazone as p4 subunit, processes for their preparations, and pharmaceutical compositions and derivatives thereof |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| BRPI0915326A2 BRPI0915326A2 (pt) | 2015-08-04 |
| BRPI0915326B1 true BRPI0915326B1 (pt) | 2021-04-06 |
| BRPI0915326B8 BRPI0915326B8 (pt) | 2021-05-25 |
Family
ID=40862256
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| BRPI0915326A BRPI0915326B8 (pt) | 2008-07-03 | 2009-06-05 | derivado de oxazolidinona com grupo amidrazona cíclica ou amidoxima cíclica e composição farmacêutica |
Country Status (17)
| Country | Link |
|---|---|
| US (1) | US8178525B2 (pt) |
| EP (1) | EP2307407B1 (pt) |
| JP (1) | JP5325289B2 (pt) |
| KR (1) | KR100898361B1 (pt) |
| CN (1) | CN102083825B (pt) |
| AU (1) | AU2009266631B2 (pt) |
| BR (1) | BRPI0915326B8 (pt) |
| CA (1) | CA2728350C (pt) |
| CL (1) | CL2010001618A1 (pt) |
| ES (1) | ES2566755T3 (pt) |
| IL (1) | IL210384A (pt) |
| MX (1) | MX2010013969A (pt) |
| MY (1) | MY165573A (pt) |
| NZ (1) | NZ590315A (pt) |
| RU (1) | RU2468024C2 (pt) |
| UA (1) | UA97598C2 (pt) |
| WO (1) | WO2010002115A2 (pt) |
Families Citing this family (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR101023174B1 (ko) * | 2008-09-24 | 2011-03-18 | 주식회사 레고켐 바이오사이언스 | 사이클릭 아미독심 또는 사이클릭 아미드라존 기를 가지는 신규한 옥사졸리디논 유도체 및 이를 함유하는 의약 조성물 |
| KR101037052B1 (ko) | 2009-07-08 | 2011-05-26 | 주식회사 레고켐 바이오사이언스 | 5-클로로-n-(((5s)-2-옥소-3-(4-(5,6-디하이드로-1,2,4-트리아진-1(4h)-일)페닐)-1,3-옥사졸리딘-5-일)메틸)티오펜-2-카르복사미드 유도체의 제조방법 및 그 제조중간체 |
| KR101037051B1 (ko) * | 2009-07-08 | 2011-05-26 | 주식회사 레고켐 바이오사이언스 | (s)-5-클로로-n-((3-(4-(5,6-다이하이드로-4h-1,2,4-옥사다이아진-3-일)페닐)-2-옥소옥사졸리딘-5-일)메틸)싸이오펜-2-카르복사미드 유도체의 제조방법 |
| MD4557C1 (ro) * | 2011-05-06 | 2018-10-31 | Egis Gyogysszegyar Nyilvanosan Mukodo Reszvenytarsasag | Procedeu de obţinere a rivaroxabanului şi un compus intermediar utilizat în acest procedeu |
| US8877628B2 (en) | 2012-07-12 | 2014-11-04 | Micron Technologies, Inc. | Methods of forming nano-scale pores, nano-scale electrical contacts, and memory devices including nano-scale electrical contacts, and related structures and devices |
| WO2016010178A1 (ko) * | 2014-07-18 | 2016-01-21 | 주식회사 녹십자 | 5-클로로-n-({(5s)-2-옥소-3-[4-(5,6-디하이드로-4h-[1,2,4]트리아진-1-일)페닐]-1,3-옥사졸리딘-5-일}메틸)티오펜-2-카르복사미드 메탄설폰산염의 신규 결정형 및 이를 포함하는 약학 조성물 |
| CN114591337A (zh) * | 2022-03-31 | 2022-06-07 | 武汉工程大学 | 一种吡唑并[1,2-a][1,2,4]三嗪-3,6-二酮衍生物及其制备方法 |
Family Cites Families (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE19962924A1 (de) * | 1999-12-24 | 2001-07-05 | Bayer Ag | Substituierte Oxazolidinone und ihre Verwendung |
| DE10129725A1 (de) * | 2001-06-20 | 2003-01-02 | Bayer Ag | Kombinationstherapie substituierter Oxazolidinone |
| DE10342570A1 (de) | 2003-09-15 | 2005-04-14 | Bayer Healthcare Ag | Verfahren zur Herstellung von 4-(4-Aminophenyl)-3-morpholinon |
| US20080051578A1 (en) * | 2006-08-24 | 2008-02-28 | Georg Dahmann | Substituted biaryls, process for their manufacture and use thereof as medicaments |
| WO2008140220A1 (en) * | 2007-05-09 | 2008-11-20 | Legochem Bioscience Ltd. | Fxa inhibitors with cyclic amidines as p4 subunit, processes for their preparations, and pharmaceutical compositions and derivatives thereof |
-
2008
- 2008-07-03 KR KR1020080064178A patent/KR100898361B1/ko active Active
-
2009
- 2009-06-05 CN CN200980125825.3A patent/CN102083825B/zh active Active
- 2009-06-05 CA CA2728350A patent/CA2728350C/en active Active
- 2009-06-05 JP JP2011516114A patent/JP5325289B2/ja active Active
- 2009-06-05 ES ES09773651.6T patent/ES2566755T3/es active Active
- 2009-06-05 RU RU2011103766/04A patent/RU2468024C2/ru active
- 2009-06-05 AU AU2009266631A patent/AU2009266631B2/en active Active
- 2009-06-05 US US13/002,271 patent/US8178525B2/en active Active
- 2009-06-05 BR BRPI0915326A patent/BRPI0915326B8/pt active IP Right Grant
- 2009-06-05 EP EP09773651.6A patent/EP2307407B1/en active Active
- 2009-06-05 WO PCT/KR2009/003008 patent/WO2010002115A2/en not_active Ceased
- 2009-06-05 MX MX2010013969A patent/MX2010013969A/es active IP Right Grant
- 2009-06-05 UA UAA201101142A patent/UA97598C2/ru unknown
- 2009-06-05 MY MYPI2010006218A patent/MY165573A/en unknown
- 2009-06-05 NZ NZ590315A patent/NZ590315A/xx unknown
-
2010
- 2010-12-29 CL CL2010001618A patent/CL2010001618A1/es unknown
- 2010-12-30 IL IL210384A patent/IL210384A/en active IP Right Grant
Also Published As
| Publication number | Publication date |
|---|---|
| NZ590315A (en) | 2012-11-30 |
| MX2010013969A (es) | 2011-05-02 |
| ES2566755T3 (es) | 2016-04-15 |
| US20110112083A1 (en) | 2011-05-12 |
| AU2009266631B2 (en) | 2012-03-15 |
| WO2010002115A2 (en) | 2010-01-07 |
| KR100898361B1 (ko) | 2009-05-20 |
| BRPI0915326B8 (pt) | 2021-05-25 |
| CN102083825B (zh) | 2014-07-30 |
| JP2011526624A (ja) | 2011-10-13 |
| CN102083825A (zh) | 2011-06-01 |
| RU2011103766A (ru) | 2012-08-10 |
| MY165573A (en) | 2018-04-05 |
| AU2009266631A1 (en) | 2010-01-07 |
| US8178525B2 (en) | 2012-05-15 |
| JP5325289B2 (ja) | 2013-10-23 |
| CA2728350C (en) | 2013-09-24 |
| UA97598C2 (ru) | 2012-02-27 |
| CA2728350A1 (en) | 2010-01-07 |
| EP2307407A4 (en) | 2011-08-24 |
| RU2468024C2 (ru) | 2012-11-27 |
| WO2010002115A3 (en) | 2010-03-11 |
| IL210384A0 (en) | 2011-03-31 |
| IL210384A (en) | 2014-09-30 |
| CL2010001618A1 (es) | 2011-10-28 |
| EP2307407B1 (en) | 2016-03-16 |
| EP2307407A2 (en) | 2011-04-13 |
| BRPI0915326A2 (pt) | 2015-08-04 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| TW202521531A (zh) | 一種靶向泛kras蛋白降解劑的化合物及其應用 | |
| EP1273575B1 (en) | Diazepane derivatives or salts thereof | |
| EP2307407B1 (en) | Fxa inhibitors with cyclic amidoxime or cyclic amidrazone as p4 subunit, processes for their preparations, and pharmaceutical compositions and derivatives thereof | |
| JP2002530401A (ja) | 抗凝血薬としてのポリヒドロキシル化複素環誘導体 | |
| BRPI0615295A2 (pt) | carboxamidas de cicloalcano, composições farmacêuticas compreendendo as mesmas bem como seus usos | |
| WO2001012600A9 (en) | INHIBITORS OF FACTOR Xa | |
| ES2397799T3 (es) | (Oxazolidinon-5-il-metil)-2-tiofen-carboxamidas sustituidas y su uso en el sector de la coagulación sanguínea | |
| KR20090068278A (ko) | 2-페닐-6-아미노카르보닐-피리미딘 유도체와 p2y₁₂ 수용체 길항물질로서 이들의 용도 | |
| CN101223167B (zh) | 杂芳基稠合的环状胺 | |
| ES2347916T3 (es) | Heterociclos sustituidos con arilo y su uso. | |
| WO2008140220A1 (en) | Fxa inhibitors with cyclic amidines as p4 subunit, processes for their preparations, and pharmaceutical compositions and derivatives thereof | |
| CZ301855B6 (cs) | N-guanidinoalkylamidy, jejich príprava, použití a farmaceutické smesi, které je obsahují | |
| KR20090053813A (ko) | 응고 인자 IXa 억제제로 사용되는 타르트레이트 유도체 | |
| ES2355765T3 (es) | Derivados de isoindolin-1-ona, isoindolin-3-ona e isoindolin-1,3-diona y su uso. | |
| CN101654446B (zh) | 抗凝化合物、组合物及其用途 | |
| JP2006527731A (ja) | Xa因子阻害剤としてのピロリジン−2−オン | |
| KR101009594B1 (ko) | P4 위치에 사이클릭 아미딘을 가지는 FXa 저해제, 이의유도체, 제조방법 및 이를 함유하는 의약 조성물 | |
| HK1155455A (en) | Fxa inhibitors with cyclic amidoxime or cyclic amidrazone as p4 subunit, processes for their preparations, and pharmaceutical compositions and derivatives thereof | |
| KR20150100661A (ko) | 치환된 옥사졸리디논의 알데히드 유도체 | |
| EP1526131A1 (en) | Aminoalkyl-pyrazinones and -pyridones as thrombin inhibitors | |
| JP2006527729A (ja) | 急性血管疾患の治療用のxa因子阻害剤としての1−フェニル−2−オキソ−3−スルホニルアミノ−ピロリジン誘導体および関連化合物 | |
| JP2006519188A (ja) | 第Xa因子阻害剤としてのエチニル誘導体 | |
| JP2006527728A (ja) | Xa因子の阻害剤としての2−ピロリドン誘導体およびその使用 | |
| AU2007308197A1 (en) | Novel heteroaryl carboxamides | |
| CZ2000293A3 (cs) | Heterocyklické deriváty, které inhibují faktor Xa |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| B06F | Objections, documents and/or translations needed after an examination request according [chapter 6.6 patent gazette] | ||
| B07D | Technical examination (opinion) related to article 229 of industrial property law [chapter 7.4 patent gazette] |
Free format text: DE ACORDO COM O ARTIGO 229-C DA LEI NO 10196/2001, QUE MODIFICOU A LEI NO 9279/96, A CONCESSAO DA PATENTE ESTA CONDICIONADA A ANUENCIA PREVIA DA ANVISA. CONSIDERANDO A APROVACAO DOS TERMOS DO PARECER NO 337/PGF/EA/2010, BEM COMO A PORTARIA INTERMINISTERIAL NO 1065 DE 24/05/2012, ENCAMINHA-SE O PRESENTE PEDIDO PARA AS PROVIDENCIAS CABIVEIS. |
|
| B07E | Notification of approval relating to section 229 industrial property law [chapter 7.5 patent gazette] | ||
| B06U | Preliminary requirement: requests with searches performed by other patent offices: procedure suspended [chapter 6.21 patent gazette] | ||
| B09A | Decision: intention to grant [chapter 9.1 patent gazette] | ||
| B16A | Patent or certificate of addition of invention granted [chapter 16.1 patent gazette] |
Free format text: PRAZO DE VALIDADE: 10 (DEZ) ANOS CONTADOS A PARTIR DE 06/04/2021, OBSERVADAS AS CONDICOES LEGAIS. |
|
| B16C | Correction of notification of the grant [chapter 16.3 patent gazette] |
Free format text: PRAZO DE VALIDADE: 20 (VINTE) ANOS CONTADOS A PARTIR DE 05/06/2009 OBSERVADAS AS CONDICOES LEGAIS. PATENTE CONCEDIDA CONFORME ADI 5.529/DF |