Campo técnico
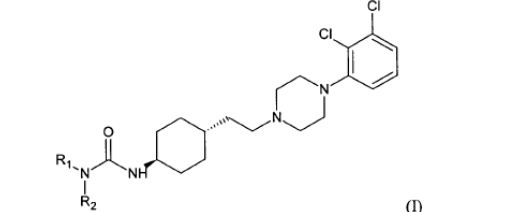
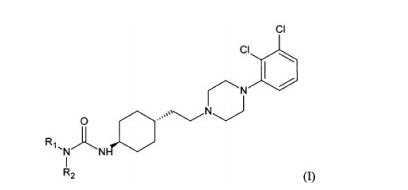
[001]A invenção se relaciona a um novo processo para a preparação de compostos trans de N-{4-{2- [4-(2,3- diclorofenil)-piperazina-1-il]-etil}-ciclohexil}-carbamida da fórmula geral (I)

em que R1 e R2 representam independentemente - hidrogênio ou - C1-6 alquil de cadeia reta ou ramificada substituída opcionalmente com grupo aril, ou - R1 e R2 juntos com o átomo de nitrogênio adjacente podem formar um anel heterocíclico opcionalmente substituído, saturado ou insaturado, monocíclico ou bicíclico que pode conter heteroátomos adicionais selecionados dos átomos de oxigênio, nitrogênio ou enxofre - C2-7 alquenil contendo ligações 1-3 duplas, ou - grupo aril monocíclico, bicíclico ou tricíclico opcionalmente substituído com um ou mais grupos C1-6 alcóxi, trifluoro-C1-6-alcóxi, C1-6 alcóxicarbonil, C1-6 alcanoil, aril, C1-6 alquiltio, ciano ou átomo de halogênio - grupo C3-14 cicloalquil monocíclico, bicíclico, ou tricíclico opcionalmente substituído - um grupo tolil, ou e sais de hidrocloreto e/ou hidratos e/ou solvatos do mesmo.
[002]A forma base dos compostos da fórmula geral (I) foi originalmente divulgada no relatório descritivo de patente húngaro N°. P0302451. No relatório descritivo três rotas de reação (métodos A, B, C) são dadas para a preparação da forma base dos compostos de fórmula (I). No método, “A” uma amina apropriada é reagida com um (tio)carbamoilcloreto para dar os produtos finais de fórmula geral (I). De acordo com um método A de P0302451 o procedimento “A” dá o produto com um rendimento de somente 65% e com tempo de reação muito longo. De acordo com o método B um iso(tio)cianato é reagido com um composto de amina. Um inconveniente do processo “B” é que usando este procedimento somente o composto de fórmula geral (I) pode ser preparado em que um dos grupos R1 e R2 representa hidrogênio. De acordo com o método “C” de P0302451 uma amina apropriada é transformada em um derivado de iso(tio)cianato então este derivado de iso(tio)cianato é reagido com uma amina para dar os produtos finais desejados de fórmula (I). O rendimento total do método C é muito baixo, somente 52%.
[003] Os inconvenientes dos procedimentos “A” e “C” são os longos tempos de reação (48 e 20 horas) e baixos rendimentos (65% e 52%). Além disso, nos procedimentos “A” e “C” os produtos finais obtidos devem ser purificados em uma etapa de purificação adicional (recristalização) para dar o produto em qualidade apropriada.
[004] O documento WO 2008/142461 se refere aos metabólitos dos derivados de (tio)-carbamoil ciclohexano, particularmente, metabólitos de trans-4-{2- [4-(2,3- diclorofenil)-piperazin-1-il]-etil}-N,N-dimetilcarbamoil- ciclohexilamina e sais farmaceuticamente aceitáveis dos mesmos, a composições farmacêuticas contendo os mesmos e a seu uso no tratamento e/ou prevenção de condições que necessitem da modulação dos receptores da dopamina.
Breve descrição da invenção
[005]Nosso alvo foi desenvolver um processo que fornece ambos compostos de carbamida não substituídos e mono e disubstituídos de fórmula geral (I) com excelente rendimento.
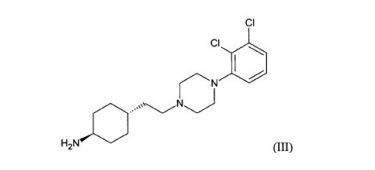
[006] Surpreendentemente descobrimos que ao reagir trans 4-{2- [4-(2,3-diclorofenil)-piperazina-1-il]-etil}- ciclohexilamina de fórmula (III)
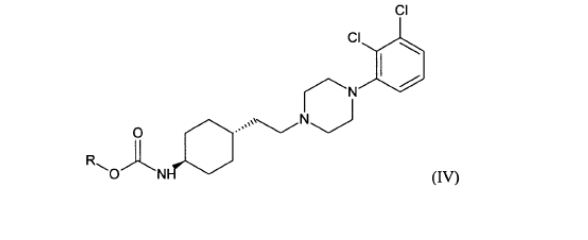
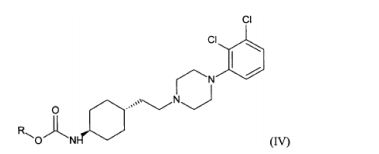
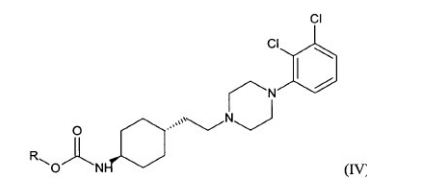
ou um sal e/ou um hidrato e/ou um solvato do mesmo com um derivado de ácido carbônico de fórmula geral (VI) R-O-CO-Z (VI) em que R é C1-6 alquil reto ou ramificado ou alquil C1-2 inteiramente halogenado, Z é -O-R ou -X, em que R é como descrito acima, X é halogênio, então reagir o composto de fórmula geral (IV) obtido
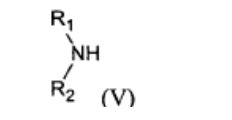
em que R é como descrito acima, com um derivado de amina de fórmula geral (V)
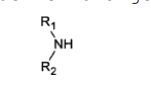
em que R1 e R2 representam independentemente - hidrogênio ou - C1-6 alquil com cadeia reta ou ramificada opcionalmente substituída com grupo aril, ou C2-7 alquenil contendo ligações 1-3 duplas, ou - aril monocíclico, bicíclico ou tricíclico opcionalmente substituído com um ou mais grupos C1-6 alcóxi, trifluoro-C1-6-alcóxi, C1-6 alcóxicarbonil, C1-6 alcanoil, aril, C1-6 alquiltio, halogênio, ou ciano, ou - grupo C3-14 cicloalquil monocíclico, bicíclico ou tricíclico opcionalmente substituído, ou - um grupo tolil, ou R1 e R2 juntos com nitrogênio adjacente podem formar um anel heterocíclico monocíclico ou bicíclico opcionalmente substituído saturado ou insaturado que pode conter heteroátomos adicionais, selecionado de átomos de oxigênio, nitrogênio ou enxofre, os compostos de fórmula geral (I)
em que R1 e R2 são como descritos acima com muito elevado rendimento.
[007]A invenção relaciona-se a um novo processo para a preparação dos compostos de fórmula geral (I)
em que Ri e R2 representam independentemente - hidrogênio ou - Ci-6 alquil com cadeia reta ou ramificada opcionalmente substituído com grupo aril, ou - C2-7 alquenil contendo ligações i-3 duplas, ou - grupo aril monocíclico, bicíclico ou tricíclico opcionalmente substituído com um ou mais grupos Ci-6 alcóxi, trifluoro-Ci-6 alcóxi, Ci-6 alcóxicarbonil, Ci-6 alcanoil, aril, Ci-6 alquiltio, halogênio, ou ciano, ou - grupo C3-i4 cicloalquil monocíclico, bicíclico ou tricíclico opcionalmente substituído, ou - um grupo tolil, ou - Ri e R2 juntos com o nitrogênio adjacente podem formar um anel heterocíclico monocíclico ou bicíclico opcionalmente substituído saturado ou insaturado que pode conter heteroátomos adicionais selecionados de átomos de oxigênio, nitrogênio ou enxofre e sais de hidrocloreto, e/ou hidratos e/ou solvatos do mesmo.
[008]No sentido de Ri e R2 o grupo aril representa por exemplo, grupos fenil, naftil ou fenantril.
[009] Realizando o processo de acordo com a invenção o composto trans 4-{2- [4-(2,3-diclorofenil)-piperazina-i-il]- etil}-ciclohexil-amina de fórmula (III)
ou um sal ou um hidrato ou um solvato do mesmo é dissolvido ou suspenso em um solvente inerte na presença de uma base e reagido com um derivado de ácido carbônico de fórmula geral (VI) R-O-CO-Z (VI) em que R é C1-6 alquil com cadeia reta ou ramificada ou C1-2 alquil inteiramente halogenado, Z é -O-R ou - X, em que R é como descrito acima, X é halogênio para dar um composto de fórmula geral (IV)
em que R é grupo C1-6 alquil ou C1-2 alquil inteiramente halogenado. Então o composto de fórmula geral (IV) obtido é reagido com uma amina de fórmula geral (V)
em que R1 e R2 são como descritos acima para dar um composto de fórmula geral (I). A reação acima pode ser realizada in situ em um solvente inerte ou após o isolamento do composto de fórmula geral (IV).
[0010] Os solventes apropriados, que podem ser usados no processo de acordo com a invenção incluem solventes imiscíveis em água, inertes, por exemplo, tolueno, diclorometano, clorobenzeno ou xileno. Em uma modalidade preferida da invenção, o solvente é diclorometano.
[0011] As bases apropriadas, que podem ser usadas no processo de acordo com a invenção incluem bases orgânicas, aminas preferivelmente terciárias, por exemplo, trietilamina.
[0012] Os significados de substituintes dos derivados de ácido carbônico de fórmula geral (VI) quando R representa o grupo alquil inteiramente halogenado, o grupo alquil pode ser por exemplo, grupo triclorometil ou pentacloroetil. Em uma modalidade preferida da invenção, o derivado de ácido carbônico é éster de ácido clorofórmico ou bis-triclorometilcarbonato.
[0013] Realizando o processo de acordo com a invenção a reação entre os compostos de fórmula geral (IV) e (V) pode ser realizada em tal maneira, que após uma etapa de isolamento o composto de uretano de fórmula geral (IV) é reagido com uma amina de fórmula geral (V). Entretanto, devido à má isolabilidade de compostos de fórmula geral (IV) a reação acima preferivelmente pode ser realizada in situ em um solvente inerte em tal maneira que uma amina apropriada de fórmula geral (V) é adicionada à mistura de reação de fórmulas (III) e (VI). Neste último caso, partindo do composto de fórmula (III) através do composto não isolado de fórmula geral (IV) conseguiu-se o composto de fórmula geral (I) em rendimento elevado sobre 90%.
[0014] Em luz da literatura técnica, as vantagens do processo de acordo com a invenção são como segue: o rendimento aumenta de 52-65% a 95%, e ao usar o procedimento além dos compostos N-monosubstituídos de fórmula (I) os compostos N-disubstituídos podem ser também obtidos.
[0015] A invenção se relaciona a um processo para a preparação da trans base de N-{4-{2- [4-(2,3-diclorofenil)- piperazina-1-il]-etil}-ciclohexil}-carbamida de fórmula geral (I) e os sais de hidrocloreto do mesmo.
[0016] Em uma modalidade da invenção para dar a base de trans N-{4-{2- [4-(2,3-diclorofenil)-piperazina-1- il]-etil}-ciclohexil}-carbamida de fórmula geral (I) o work-up da mistura de reação é realizado de tal maneira que após uma diluição aquosa a mistura de reação é extraída com um solvente orgânico e o composto base de fórmula (I) pode ser isolado por uma maneira conhecida preferivelmente ao remover o solvente.
[0017] Em uma modalidade preferida da invenção, a base não é isolada, mas após uma diluição aquosa a mistura de reação é acidificada com ácido clorídrico ao pH 2-4, então a mistura de reação é convertida a uma suspensão aquosa por destilação e o sal de hidrocloreto do composto de fórmula geral (I) é isolado em alta pureza de rendimento maior do que 90%.
Exemplos
[0018] A invenção é ilustrada pelos seguintes exemplos. Exemplo 1 Metiléster de ácido trans N-(4-{2- [4-(2,3- diclorofenil)-piperazina-1-il]-etil}-ciclohexil)-carbâmico
[0019] 6,45 g (0,015 mol) de dihidrocloreto de composto de fórmula (III) foram adicionados a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão assim obtida foi adicionada a uma solução de 2,3 ml (0,03 mol) de cloroformato de metila em 25 ml de diclorometano em uma temperatura entre 5-10°C. A mistura de reação obtida foi agitada em uma temperatura entre 20-25°C por 3 horas então extraída com 3x150 ml (150 g) de água destilada. A fase orgânica foi evaporada em vácuo e o resíduo recristalizado de metanol.
[0020] Desse modo 4,5 g do produto título foram obtidos. Rendimento: 72%. Ponto de fusão: 143-147°C Exemplo 2 Isopropiléster de ácido trans N-(4-{2- [4-(2,3- diclorofenil)-piperazina-1-il]-etil}-ciclohexil)-carbâmico
[0021] 6,45 g (0,015 mol) de dihidrocloreto do composto de fórmula (III) foram adicionados a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada a uma solução de 3,7 g (0,03 mol) de cloroformato de isopropila em 30 ml de tolueno em uma temperatura entre 510°C. A mistura de reação foi agitada em uma temperatura entre 20-25°C por 3 horas e então extraída com 3x150 ml (150 g) de água destilada. A fase orgânica foi evaporada em vácuo e o resíduo obtido foi recristalizado do isopropanol.
[0022] Desse modo 4,4 g do composto título foram obtidos. Rendimento: 67%. Ponto de fusão: 128-131°C Exemplo 3 Trans 4-{2- [4-(2,3-diclorofenil)-piperazina-1-il]- etil}-N,N-dimetilcarbamoil-ciclohexilamina
[0023] 6,45 g (0,015 mol) de dihidrocloreto do composto de fórmula (III) foram adicionados a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada a uma solução de 4,9 g de bis(triclorometil)carbonato em 50 ml de diclorometano em uma temperatura entre -5(-10)°C por uma hora. A mistura de reação obtida foi adicionada a uma solução de 13 g de dimetilamina em 100 ml de álcool isopropílico (IPA) (40 ml, 0,12 mol) resfriado em uma temperatura entre 0-(-10)°C durante a qual a temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em uma temperatura entre 0-(-5)°C por 30 minutos à mistura de reação 100 ml de água destilada foram adicionados sob agitação. Então o pH da fase aquosa foi ajustado a 7-8 ao adicionar ácido clorídrico concentrado e o volume da mistura de reação foi concentrado a 130 ml sob vácuo. À mistura de reação obtida 70 ml adicionais de água destilada foi adicionado e a mistura foi concentrada a 170 ml sob vácuo. A suspensão foi agitada em 20-25°C por uma hora e o produto obtido foi isolado por filtração.
[0024] Desse modo 6,6 g do composto título foram obtidos. Rendimento: 95% Ponto de fusão: 208-211°C Exemplo 4 Hidrocloreto de trans 4-{2- [4-(2,3-diclorofenil)- piperazina-1-il]-etil}-N,N-dimetilcarbamoil-ciclohexilamina
[0025] 6,45 g (0,015 mol) de dihidrocloreto de fórmula (III) foram adicionados a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada à solução de 4,9 g de bis(triclorometil)carbonato em 50 ml de diclorometano em uma temperatura entre -5(-10)°C por uma hora. A mistura de reação obtida foi adicionada a uma solução de 13 g de dimetilamina em 100 ml de álcool isopropílico (IPA) (40 ml, 0,12 mol) resfriado em uma temperatura entre 0-(-10)°C durante a qual temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em uma temperatura entre 0-(-5)°C por 30 minutos 100 ml de água destilada foram adicionados à mistura de reação sob agitação. Então o pH da fase aquosa é ajustado a 2-3 ao adicionar o ácido clorídrico concentrado e a mistura de reação foi concentrada a 130 ml, 70 ml adicionais de água destilada foram adicionados e a mistura foi concentrada a 170 ml. A suspensão foi agitada em 2025°C por uma hora e o produto obtido foi isolado por filtração.
[0026] Desse modo, 6,7 g do composto título foram obtidos. Rendimento: 96% Ponto de fusão: 221 -224°C Exemplo 5 Hidrocloreto de trans 4-{2- [4-(2,3-diclorofenil)- piperazina-1-il]-etil}-N,N-dimetilcarbamoil-ciclohexilamina
[0027] 6,72 g (0,015 mol) de monohidrato de dihidrocloreto do composto de fórmula (III) foi adicionado a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada à solução de 4,9 g de bis(triclorometil)carbonato em 50 ml de diclorometano em uma temperatura entre -5(-10)°C por uma hora. A mistura de reação obtida foi adicionada a uma solução de 13 g de dimetilamina em 100 ml de álcool isopropílico (IPA) (40 ml, 0,12 mol) resfriado em uma temperatura entre 0-(-10)°C durante a qual a temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em uma temperatura entre 0-(-5)°C por 30 minutos à mistura de reação 100 ml de água destilada foram adicionados e o pH da fase aquosa foi ajustado a 2-3 ao adicionar o ácido clorídrico concentrado. A mistura de reação foi concentrada a 130 ml sob vácuo então 70 ml adicionais de água foram adicionados e a mistura foi concentrada a 170 ml. A suspensão foi agitada em uma temperatura entre 20-25°C por uma hora e o produto obtido foi isolado por filtração.
[0028] Desse modo, 6,7 g do composto título foram obtidos. Rendimento: 96%. Ponto de fusão: 221-224°C Exemplo 6 1-Trans {4- [2- [4-(2,3-diclorofenil)-piperazina-1-il]- etil]-ciclohexil}carbamida
[0029] 6,45 g (0,015 mol) de dihidrocloreto do composto de fórmula (III) foram adicionados a uma mistura de 160 ml de diclorometano e 12,8 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada à solução de 4,9 g de bis(triclorometil)carbonato em 75 ml de diclorometano em uma temperatura entre -5-(-10)°C por uma hora. A mistura de reação obtida foi adicionada a uma solução de amônia em metanol (110 ml, 17g/100ml) resfriado em uma temperatura entre 0-(-10)°C durante a qual a temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em uma temperatura entre 0-(-5)°C por 30 minutos a mistura de reação foi concentrada a 100 ml em vácuo então 800 ml de água destilada foram adicionados. A suspensão foi agitada em 20-25°C por uma hora e o produto obtido foi isolado por filtração.
[0030] Desse modo, 5,6 g do composto título foram obtidos. Rendimento: 94%. Ponto de fusão: 221-224°C Exemplo 7 Hidrocloreto de trans N-{4-{2- [4-(2,3-diclorofenil)- piperazina-1-il]-etil}-ciclohexil}-N’-metilcarbamida
[0031] 6,45 g (0,015 mol) de dihidrocloreto do composto de fórmula (III) foram adicionados a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada à solução de 4,9 g de bis(triclorometil)carbonato em 50 ml de diclorometano em uma temperatura entre -5-(-10)°C por uma hora. A mistura de reação obtida foi adicionada a uma solução de metilamina em álcool isopropílico (IPA) (60 ml, 12,5 g/100 ml) resfriado em uma temperatura entre 0-(-10)°C durante a qual a temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em uma temperatura entre 0-(-5)°C por 30 minutos à mistura de reação 130 ml de água destilada foram adicionados então o pH da fase aquosa foi ajustado a 2-3 ao adicionar o ácido clorídrico concentrado. A mistura de reação foi concentrada a 120 ml em vácuo e 70 ml adicionais de água destilada foram adicionados. A suspensão foi agitada em uma temperatura entre 20-25°C por uma hora e o produto obtido foi isolado por filtração.
[0032] Desse modo, 6,6 g do composto título foram obtidos. Rendimento: 95%. Ponto de fusão: 230-255°C. Exemplo 8 Hidrocloreto de trans N-{4-{2- [4-(2,3-diclorofenil)- piperazina-1-il]-etil}-ciclohexilcarbamida
[0033] 6,45 g (0,015 mol) de dihidrocloreto do composto de fórmula (III) foram adicionados a uma mistura de 160 ml de diclorometano e 12,8 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada a uma solução de 4,9 g de bis(triclorometil)carbonato em 75 ml de diclorometano em uma temperatura entre -5-(-10)°C por uma hora. A mistura de reação obtida foi adicionada a uma solução de amônia em metanol (110 ml, 17 g/100 ml) resfriado em uma temperatura entre 0-(-10)°C durante a qual a temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em 0-10°C por 30 minutos a mistura de reação foi concentrada a 20 ml em vácuo, então 140 ml de água destilada foram adicionados. O pH da fase aquosa foi ajustado a 2-3 ao adicionar o ácido clorídrico concentrado. A suspensão foi agitada em uma temperatura entre 20-25°C por uma hora e o produto obtido foi isolado por filtração. Desse modo, 5,86 g do composto título foram obtidos. Rendimento: 90%. Ponto de fusão: 250-253°C (decomp.). Exemplo 9 Amida trans N-{4-{2- [4-(2,3-diclorofenil)-piperazina- 1-il]-etil}-ciclohexil}-morfolina-4-carbônica
[0034] 6,45 g (0,015 mol) de dihidrocloreto do composto de fórmula (III) foram adicionados a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada a uma solução de 4,9 g de bis(triclorometil)carbonato em 50 ml de diclorometano em uma temperatura entre -5-(-10)°C por uma hora. A mistura de reação assim obtida foi adicionada à solução de morfolina de 10,44 g (0,12 mol) em 70 ml de álcool isopropílico (IPA) resfriado em uma temperatura entre 0-(-10)°C durante a qual a temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em 0-10°C por 30 minutos à mistura de reação 100 ml de água destilada foram adicionados sob a agitação e o pH da fase aquosa foi ajustado a 7-8 ao adicionar ácido clorídrico concentrado. A mistura de reação foi concentrada a 130 ml sob vácuo e 100 ml adicionais de água destilada foram adicionados. O volume da mistura de reação foi diminuído a 150 ml em vácuo. A suspensão foi agitada em uma temperatura entre 20-25°C por uma hora e o produto obtido foi isolado por filtração.
[0035] Desse modo, 6,55 g do composto título foram obtidos. Rendimento: 93%. Ponto de fusão: 204-206°C (decomp). Exemplo 10 Hidrocloreto de amida trans N-{4-{2- [4-(2,3- diclorofenil)-piperazina-1-il]-etil}-ciclohexil}-morfolina- 4-carbônica
[0036] 6,45 g (0,015 mol) de dihidrocloreto do composto de fórmula (III) foi adicionado a uma mistura de 125 ml de diclorometano e 12,25 ml de trietilamina e a suspensão espessa obtida foi agitada em uma temperatura entre 20-25°C por uma hora. A suspensão foi adicionada a uma solução de 4,9 g de bis(triclorometil)carbonato em 50 ml de diclorometano em uma temperatura entre -5-(-10)°C por uma hora. A mistura de reação obtida foi adicionada a uma solução de 10,44 g de morfolina (0,12 mol) em 70 ml de álcool isopropílico (IPA) resfriado a uma temperatura entre 0-(-10)°C durante a qual a temperatura da mistura de reação foi mantida sob 0°C. Após a agitação em 0-10°C por 30 minutos à mistura que de reação 100 ml de água destilada foram adicionados sob agitação, então o pH da fase aquosa foi ajustado a 2-3. A mistura de reação foi concentrada a 130 ml sob vácuo e 100 ml adicionais de água destilada foram adicionados. Então o volume da mistura de reação foi diminuído a 150 ml sob vácuo. A suspensão foi agitada em uma temperatura entre 20-25°C por uma hora e o produto obtido foi isolado por filtração.
[0037] Desse modo, 7,1 g de produto de título foram obtidos. Rendimento: 94%. Ponto de fusão: 197°C (decomp.).