CN102718656A - 一种拉氧头孢钠7位侧链的制备方法 - Google Patents
一种拉氧头孢钠7位侧链的制备方法 Download PDFInfo
- Publication number
- CN102718656A CN102718656A CN2012101980224A CN201210198022A CN102718656A CN 102718656 A CN102718656 A CN 102718656A CN 2012101980224 A CN2012101980224 A CN 2012101980224A CN 201210198022 A CN201210198022 A CN 201210198022A CN 102718656 A CN102718656 A CN 102718656A
- Authority
- CN
- China
- Prior art keywords
- water
- add
- reaction
- preparation
- sodium
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
Landscapes
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
本发明提供了一种拉氧头孢钠7位侧链的制备方法,将对羟基苯乙酸和碳酸盐溶于非质子溶剂中,加入对甲氧基氯苄进行反应,进行析晶、结晶和干燥后和醇钠溶于甲苯中,滴加小分子的醇类及甲酸所组成的羧酸酯,进行萃取、析晶和干燥后溶于甲醇中,滴加氧化剂,加入水进行减压浓缩、析晶、抽滤、水洗和干燥,得到拉氧头孢钠7位侧链。参与反应的原料和试剂小于10种,生产过程中整个工艺过程易于控制,生产成本大幅降低,能够实现规模化生产;本发明反应步骤为三步,反应过程简单;非质子溶剂的沸点低,减少蒸馏过程的能耗,并且易于回收及再利用,便于控制、降低生产成本。
Description
技术领域
本发明涉及一种制备拉氧头孢钠的中间体,确切地说是一种拉氧头孢钠7位侧链的制备方法。
背景技术
拉氧头孢钠是半合成的氧头孢烯类抗生素,抗菌性能与第三代头孢菌素相近。拉氧头孢钠7位侧链(化合物Ⅲ) 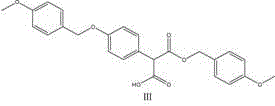 是制备拉氧头孢钠的重要的中间体。目前制备拉氧头孢钠7位侧链的方法有以下几种:有报道公开了的一种制备方法,以苯乙腈为原料经过十几步进行制备,该方法参与反应的原料和试剂近30种,生产成本高,操作过程复杂,其中采用正丁基锂来制备LDA(二异基胺基锂)过程中条件要求极高,对生产环境与设备要求高,不适合规模化生产;还有报道中公开的制备方法中,以对羟基苯乙酸甲酯为原料进行三步以上的制备,步骤较多,并且采用沸点较高的N,N-二甲基亚砜作为溶剂,蒸馏消耗能量大,回收利用难,需要控制反应条件来获得单水解产物,不便于控制,成本较高,也不适合规模化生产。
发明内容
本发明的目的是提供一种拉氧头孢钠7位侧链的制备方法,具有步骤少、操作方便、反应条件低、能够规模化生产等优点。
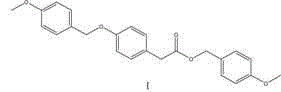
本发明为实现上述目的,通过以下技术方案实现:一种拉氧头孢钠7位侧链的制备方法,包括以下步骤: ①将对羟基苯乙酸和碳酸盐溶于非质子溶剂中,加入对甲氧基氯苄进行反应,反应温度为60-100℃,反应8-10h后,进行析晶、结晶和干燥后得到中间体Ⅰ ,对羟基苯乙酸、对甲氧基氯苄和碳酸盐的重量比为1:2.07-3.10:1.39-3.63; ②将步骤①得到的中间体Ⅰ
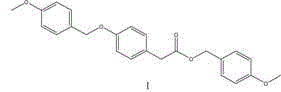 和醇钠溶于甲苯中,滴加小分子的醇类及甲酸所组成的羧酸酯,滴加时间为1h,滴加完毕后在0-60℃下反应10-12h后,进行萃取、析晶和干燥,得到中间体Ⅱ
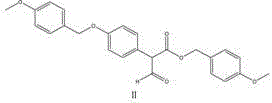 ,每1g中间体Ⅰ
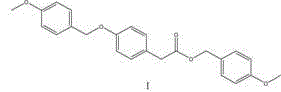 滴加0.43ml小分子的醇类及甲酸所组成的羧酸酯; ③将步骤②得到的中间体Ⅱ
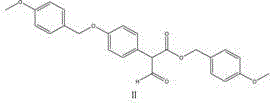 溶于甲醇中,滴加氧化剂,滴加时间为1-2h,加热回流搅拌4-6h后,加入水进行减压浓缩、析晶、抽滤、水洗和干燥,得到拉氧头孢钠7位侧链,每1g中间体Ⅱ
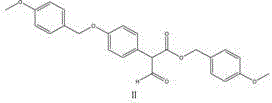 滴加0.4-0.6ml氧化剂。
所述的碳酸盐是碳酸钾或碳酸钠。
所述的非质子溶剂是N,N-二甲基甲酰胺、乙腈或二甲基亚砜。
所述的小分子的醇类及甲酸所组成的羧酸酯是甲酸甲酯或甲酸乙酯。
所述的氧化剂是双氧水或次氯酸钠。
一种拉氧头孢钠7位侧链的制备方法,包括以下具体步骤: ①将304g对羟基苯乙酸和640g无水碳酸钾溶于2000mlN,N-二甲基甲酰胺中,在50℃下加热30min,加入727g对甲氧基氯苄进行反应,反应温度为72℃,反应8h后,经薄层色谱检测反应完全后,冷却至室温,将反应液倒入冰水5000ml中,搅拌析晶,抽滤,水洗2次,干燥称重得固体780g,经检测:HPLC:95.8%,将得到的780g固体用5460g无水乙醇重结晶,冷却析晶,抽滤,干燥称重得740g中间体Ⅰ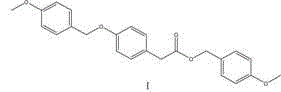 ,经检测HPLC:99.5%; ②将步骤①得到的740g中间体Ⅰ
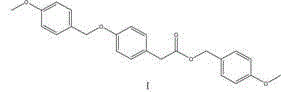 和298g乙醇钠溶于2650ml甲苯中,滴加331ml甲酸乙酯,滴加时间为1h,滴加完毕后在15-20℃下反应12h后倒入695ml水中,搅拌,分层,保留水层,有机层用934ml水萃取2次,合并水层,用6mol/L的盐酸调pH=2-3,冷却析晶,抽滤,干燥得783.0g浅黄色固体的中间体Ⅱ
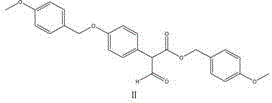 ; ③将步骤②得到的783.0g中间体Ⅱ
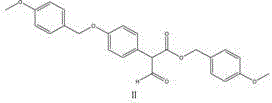 溶于7830ml甲醇中,滴加1018ml质量分数30%的双氧水,滴加时间为2h,加热回流搅拌4h后,加入3915ml水进行减压浓缩,将水浓缩干后冷却析晶、抽滤、水洗,干燥后得到734g拉氧头孢钠7位侧链粗品,将所得拉氧头孢钠7位侧链粗品经石油醚与乙酸乙酯混合溶剂结晶得685g拉氧头孢钠7位侧链,经检测HPLC:99.2%。
本发明的优点在于:参与反应的原料和试剂小于10种,生产过程中整个工艺过程易于控制,生产成本大幅降低;反应过程中温度始终处于25℃至100℃,对温度条件要求低,普通的反应釜及化工设备即可完成生产,能够实现规模化生产;本发明反应步骤为三步,反应过程简单;非质子溶剂的沸点低,减少蒸馏过程的能耗,并且易于回收及再利用,便于控制,降低生产成本;本发明的催化剂为碳酸钾或碳酸钠,催化剂价格便宜、方便得到,催化效果好;双氧水和次氯酸钠氧化效果好,减少氧化时间,并且氧化充分等。
具体实施方式
本发明所述的制备方法优选的具体实施方式之一,具体步骤如下: ①将304g对羟基苯乙酸和640g无水碳酸钾溶于2000mlN,N-二甲基甲酰胺中,在50℃下加热30min,加入727g对甲氧基氯苄进行反应,反应温度为72℃,反应8h后,经薄层色谱检测反应完全后,冷却至室温,将反应液倒入冰水5000ml中,搅拌析晶,抽滤,水洗2次,干燥称重得固体780g,经检测:HPLC:95.8%,将得到的780g固体用5460g无水乙醇重结晶,冷却析晶,抽滤,干燥称重得740g中间体Ⅰ,经检测HPLC:99.5%; ②将步骤①得到的740g中间体Ⅰ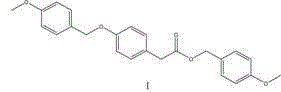 和298g乙醇钠溶于2650ml甲苯中,滴加331ml甲酸乙酯,滴加时间为1h,滴加完毕后在15-20℃下反应12h后倒入695ml水中,搅拌,分层,保留水层,有机层用934ml水萃取2次,合并水层,用6mol/L的盐酸调pH=2-3,冷却析晶,抽滤,干燥得783.0g浅黄色固体的中间体Ⅱ
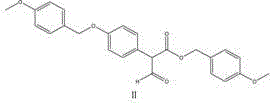 ; ③将步骤②得到的783.0g中间体Ⅱ
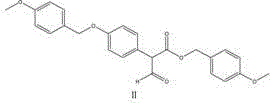 溶于7830ml甲醇中,滴加1018ml质量分数30%的双氧水,滴加时间为2h,加热回流搅拌4h后,加入3915ml水进行减压浓缩,将水浓缩干后冷却析晶、抽滤、水洗,干燥后得到734g拉氧头孢钠7位侧链粗品,将所得拉氧头孢钠7位侧链粗品经石油醚与乙酸乙酯混合溶剂结晶得685g拉氧头孢钠7位侧链,经检测HPLC:99.2%。
本发明所述的制备方法优选的具体实施方式之二,具体步骤如下:
①将152g对羟基苯乙酸和212g无水碳酸纳溶于1000ml乙腈中,在50℃下加热30min,加入314g对甲氧基氯苄进行反应,反应温度为100℃,反应10h后,经薄层色谱检测反应完全后,冷却至室温,将反应液倒入冰水2500ml中,搅拌析晶,抽滤,水洗2次,干燥称重得固体390g,经检测:HPLC:96.5%,将得到的390g固体用2730g无水乙醇重结晶,冷却析晶,抽滤,干燥称重得370g中间体Ⅰ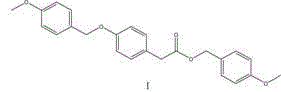 ,经检测HPLC:99.4%;
②将步骤①得到的370g中间体Ⅰ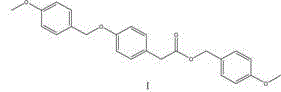 和150g乙醇钠溶于1325ml甲苯中,滴加166ml乙酸乙酯,滴加时间为1h,滴加完毕后在15-20℃下反应10h后倒入348ml水中,搅拌,分层,保留水层,有机层用467ml水萃取2次,合并水层,用6mol/L的盐酸调pH=2-3,冷却析晶,抽滤,干燥得370.0g浅黄色固体的中间体Ⅱ
 ; ③将步骤②得到的370.0g中间体Ⅱ溶于3915ml甲醇中,滴加617ml质量分数30%的次氯酸钠,滴加时间为1h,加热回流搅拌4h后,加入2000ml水进行减压浓缩,将水浓缩干后冷却析晶、抽滤、水洗,干燥后得到367g拉氧头孢钠7位侧链粗品,将所得拉氧头孢钠7位侧链粗品经石油醚与乙酸乙酯混合溶剂结晶得343g拉氧头孢钠7位侧链,经检测HPLC:99.4%。
本发明所述的制备方法优选的具体实施方式之三,具体步骤如下:
①将604g对羟基苯乙酸和2207g无水碳酸钾溶于4000ml二甲基亚砜中,在50℃下加热30min,加入1872g对甲氧基氯苄进行反应,反应温度为60℃,反应11h后,经薄层色谱检测反应完全后,冷却至室温,将反应液倒入冰水10000ml中,搅拌析晶,抽滤,水洗2次,干燥称重得固体1560g,经检测:HPLC:96.4%,将得到的1560g固体用10900g无水乙醇重结晶,冷却析晶,抽滤,干燥称重得1480g中间体Ⅰ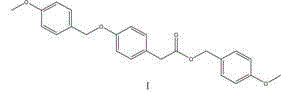 ,经检测HPLC:99.2%; ②将步骤①得到的1480g中间体Ⅰ
 和600g甲醇钠溶于1325ml甲苯中,滴加664ml乙酸乙酯,滴加时间为1h,滴加完毕后在15-20℃下反应11h后倒入1392ml水中,搅拌,分层,保留水层,有机层用1868ml水萃取2次,合并水层,用6mol/L的盐酸调pH=2-3,冷却析晶,抽滤,干燥得1480g浅黄色固体的中间体Ⅱ; ③将步骤②得到的1480g中间体Ⅱ
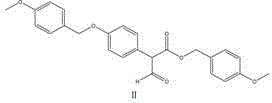 溶于15700ml甲醇中,滴加2960ml质量分数30%的双氧水,滴加时间为1.5h,加热回流搅拌4h后,加入8000ml水进行减压浓缩,将水浓缩干后冷却析晶、抽滤、水洗,干燥后得到1468g拉氧头孢钠7位侧链粗品,将所得拉氧头孢钠7位侧链粗品经石油醚与乙酸乙酯混合溶剂结晶得1372g拉氧头孢钠7位侧链,经检测HPLC:99.2%。
本发明的技术方案并不限制于本发明所述的实施例的范围内。本发明未详尽描述的技术内容均为公知技术。
Claims (6)
1.一种拉氧头孢钠7位侧链的制备方法,其特征在于,包括以下步骤:
①将对羟基苯乙酸和碳酸盐溶于非质子溶剂中,加入对甲氧基氯苄进行反应,反应温度为60-100℃,反应8-10h后,进行析晶、结晶和干燥后得到中间体Ⅰ 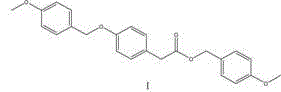 ,对羟基苯乙酸、对甲氧基氯苄和碳酸盐的重量比为1:2.07-3.10:1.39-3.63;
②将步骤①得到的中间体Ⅰ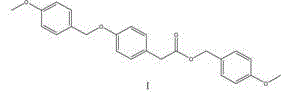 和醇钠溶于甲苯中,滴加小分子的醇类及甲酸所组成的羧酸酯,滴加时间为1h,滴加完毕后在0-60℃下反应10-12h后,进行萃取、析晶和干燥,得到中间体Ⅱ,每1g中间体Ⅰ
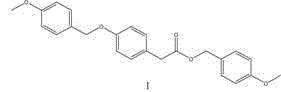 滴加0.43ml小分子的醇类及甲酸所组成的羧酸酯;
③将步骤②得到的中间体Ⅱ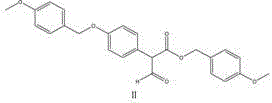 溶于甲醇中,滴加氧化剂,滴加时间为1-2h,加热回流搅拌4-6h后,加入水进行减压浓缩、析晶、抽滤、水洗和干燥,得到拉氧头孢钠7位侧链,每1g中间体Ⅱ
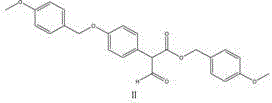 滴加0.4-0.6ml氧化剂。
2.根据权利要求1所述的一种拉氧头孢钠7位侧链的制备方法,其特征在于:所述的碳酸盐是碳酸钾或碳酸钠。
3.根据权利要求1所述的一种拉氧头孢钠7位侧链的制备方法,其特征在于:所述的非质子溶剂是N,N-二甲基甲酰胺、乙腈或二甲基亚砜。
4.根据权利要求1所述的一种拉氧头孢钠7位侧链的制备方法,其特征在于:所述的小分子的醇类及甲酸所组成的羧酸酯是甲酸甲酯或甲酸乙酯。
5.根据权利要求1所述的一种拉氧头孢钠7位侧链的制备方法,其特征在于:所述的氧化剂是双氧水或次氯酸钠。
6.根据权利要求1所述的一种拉氧头孢钠7位侧链的制备方法,其特征在于:包括以下具体步骤:
①将304g对羟基苯乙酸和640g无水碳酸钾溶于2000mlN,N-二甲基甲酰胺中,在50℃下加热30min,加入727g对甲氧基氯苄进行反应,反应温度为72℃,反应8h后,经薄层色谱检测反应完全后,冷却至室温,将反应液倒入冰水5000ml中,搅拌析晶,抽滤,水洗2次,干燥称重得固体780g,经检测:HPLC:95.8%,将得到的780g固体用5460g无水乙醇重结晶,冷却析晶,抽滤,干燥称重得740g中间体Ⅰ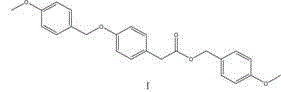 ,经检测HPLC:99.5%;
②将步骤①得到的740g中间体Ⅰ 和298g乙醇钠溶于2650ml甲苯中,滴加331ml甲酸乙酯,滴加时间为1h,滴加完毕后在15-20℃下反应12h后倒入695ml水中,搅拌,分层,保留水层,有机层用934ml水萃取2次,合并水层,用6mol/L的盐酸调pH=2-3,冷却析晶,抽滤,干燥得783.0g浅黄色固体的中间体Ⅱ
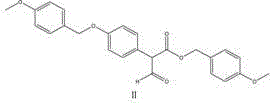 ;
③将步骤②得到的783.0g中间体Ⅱ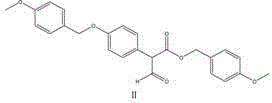 溶于7830ml甲醇中,滴加1018ml质量分数30%的双氧水,滴加时间为2h,加热回流搅拌4h后,加入3915ml水进行减压浓缩,将水浓缩干后冷却析晶、抽滤、水洗,干燥后得到734g拉氧头孢钠7位侧链粗品,将所得拉氧头孢钠7位侧链粗品经石油醚与乙酸乙酯混合溶剂结晶得685g拉氧头孢钠7位侧链,经检测HPLC:99.2%。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| CN2012101980224A CN102718656A (zh) | 2012-06-15 | 2012-06-15 | 一种拉氧头孢钠7位侧链的制备方法 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| CN2012101980224A CN102718656A (zh) | 2012-06-15 | 2012-06-15 | 一种拉氧头孢钠7位侧链的制备方法 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| CN102718656A true CN102718656A (zh) | 2012-10-10 |
Family
ID=46944563
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| CN2012101980224A Pending CN102718656A (zh) | 2012-06-15 | 2012-06-15 | 一种拉氧头孢钠7位侧链的制备方法 |
Country Status (1)
| Country | Link |
|---|---|
| CN (1) | CN102718656A (zh) |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN110950761A (zh) * | 2019-12-16 | 2020-04-03 | 山东金城柯瑞化学有限公司 | 一种拉氧头孢7位侧链的合成方法 |
| CN112299966A (zh) * | 2020-10-22 | 2021-02-02 | 山西海泰电子材料有限公司 | 一种拉氧头孢酸侧链合成方法 |
Citations (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN1850817A (zh) * | 2006-05-26 | 2006-10-25 | 南京大学 | 鸢尾黄素电子等排体及其制法和用途 |
-
2012
- 2012-06-15 CN CN2012101980224A patent/CN102718656A/zh active Pending
Patent Citations (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN1850817A (zh) * | 2006-05-26 | 2006-10-25 | 南京大学 | 鸢尾黄素电子等排体及其制法和用途 |
Non-Patent Citations (2)
| Title |
|---|
| 刘相奎等: "4-(4-甲氧基苄基氧基)苯丙二酸-4-甲氧基苄基单酯的工艺改进", 《中国抗生素杂志》 * |
| 甘亚等: "拉氧头孢7 位侧链的合成", 《成都大学学报(自然科学版)》 * |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN110950761A (zh) * | 2019-12-16 | 2020-04-03 | 山东金城柯瑞化学有限公司 | 一种拉氧头孢7位侧链的合成方法 |
| CN112299966A (zh) * | 2020-10-22 | 2021-02-02 | 山西海泰电子材料有限公司 | 一种拉氧头孢酸侧链合成方法 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| US8461355B2 (en) | Preparation method of 3,4-ethylenedioxythiophene | |
| CN101381291B (zh) | 一种制备2,3,4,5-四甲氧基甲苯的方法 | |
| CN105801459B (zh) | 一锅法制备芳基磺酸三氟甲硫酯系列化合物的方法 | |
| CN110483476B (zh) | 一种催化法制备苯并硒吩类化合物的工艺 | |
| CN102295536B (zh) | 一种高含量三甲基氢醌的制备方法 | |
| CN102161639A (zh) | 一种羟基丙烷磺酸吡啶嗡盐的合成方法 | |
| CN104529935A (zh) | 高纯度2-(3-醛基-4-异丁氧基苯基)-4-甲基噻唑-5-甲酸乙酯的合成方法 | |
| CN115611875A (zh) | 一种三苯胺吡啶盐类aie光敏剂分子及其制备方法 | |
| CN102516133A (zh) | 一种苯甲磺酸衍生物的制备方法 | |
| CN111533747B (zh) | 一种一锅法制备吡咯并[2,1-f][1,2,4]三嗪-4-胺的方法 | |
| CN110698352B (zh) | 一种3-溴-5-氨基邻苯二酚二甲醚的合成方法 | |
| CN106986809B (zh) | 一种5-溴-6-氯-3-吲哚辛酯的合成方法 | |
| CN105849091A (zh) | 一种制备异噁唑草酮的方法 | |
| CN104030941B (zh) | 一种3-(4-羟基苯基)丙酰胺的合成方法 | |
| CN102936614B (zh) | 7-α-甲氧基-3-去乙酰基头孢噻吩苄星盐的合成方法 | |
| CN101857600B (zh) | 一种7-苯乙酰氨基-3-甲基头孢烷酸的制备方法 | |
| US20120165532A1 (en) | One-Step Synthesis Method of 2,9-Dimethyl-4,7-Diphenyl-1,10- Phenanthroline | |
| CN111689969A (zh) | 一种西地那非的制备方法 | |
| CN102964411B (zh) | 一种雄甾-4,6-二烯-17α-甲基-17β-醇-3-酮的合成方法 | |
| CN113045475A (zh) | 一种5-溴-7-甲基吲哚的制备方法 | |
| CN103524360A (zh) | 一种伊伐布雷定关键中间体的合成方法 | |
| CN100588643C (zh) | 一种含有二取代金刚烷基的维甲酸类化合物制备方法 | |
| CN103467296B (zh) | 一种3-溴-4-羟基苯甲酸甲酯的制备方法 | |
| CN101863836A (zh) | 制备5,5-二苯基-2-硫代海因的方法 | |
| CN113045574B (zh) | 二氮杂䓬衍生物的制备方法及其中间体 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| C06 | Publication | ||
| PB01 | Publication | ||
| C10 | Entry into substantive examination | ||
| SE01 | Entry into force of request for substantive examination | ||
| C12 | Rejection of a patent application after its publication | ||
| RJ01 | Rejection of invention patent application after publication |
Application publication date: 20121010 |