DE3856501T2 - Schlafverbesserungsmittel - Google Patents
Schlafverbesserungsmittel Download PDFInfo
- Publication number
- DE3856501T2 DE3856501T2 DE3856501T DE3856501T DE3856501T2 DE 3856501 T2 DE3856501 T2 DE 3856501T2 DE 3856501 T DE3856501 T DE 3856501T DE 3856501 T DE3856501 T DE 3856501T DE 3856501 T2 DE3856501 T2 DE 3856501T2
- Authority
- DE
- Germany
- Prior art keywords
- parts
- formula
- aminocarbonyl
- mixture
- 6alkyl
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Lifetime
Links
- 230000007958 sleep Effects 0.000 title description 15
- 150000001875 compounds Chemical class 0.000 claims abstract description 43
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 claims abstract description 21
- 239000002253 acid Substances 0.000 claims abstract description 20
- 150000003839 salts Chemical class 0.000 claims abstract description 15
- 239000001257 hydrogen Substances 0.000 claims abstract description 14
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 14
- 238000004519 manufacturing process Methods 0.000 claims abstract description 13
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims abstract description 12
- 239000008194 pharmaceutical composition Substances 0.000 claims abstract description 8
- 238000000034 method Methods 0.000 claims description 23
- -1 sulfonyloxy group Chemical group 0.000 claims description 21
- 125000000217 alkyl group Chemical group 0.000 claims description 14
- 238000006243 chemical reaction Methods 0.000 claims description 12
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 claims description 11
- 150000001412 amines Chemical class 0.000 claims description 8
- 239000003153 chemical reaction reagent Substances 0.000 claims description 8
- 239000002904 solvent Substances 0.000 claims description 8
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 claims description 7
- 238000002360 preparation method Methods 0.000 claims description 6
- 125000004093 cyano group Chemical group *C#N 0.000 claims description 5
- 239000003814 drug Substances 0.000 claims description 5
- 239000003937 drug carrier Substances 0.000 claims description 5
- 239000004480 active ingredient Substances 0.000 claims description 4
- 125000004448 alkyl carbonyl group Chemical group 0.000 claims description 4
- 150000001732 carboxylic acid derivatives Chemical class 0.000 claims description 4
- 125000003830 C1- C4 alkylcarbonylamino group Chemical group 0.000 claims description 3
- 125000006598 aminocarbonylamino group Chemical group 0.000 claims description 3
- 125000000524 functional group Chemical group 0.000 claims description 3
- 150000002576 ketones Chemical class 0.000 claims description 3
- IWMYIWLIESDFRZ-UHFFFAOYSA-N 1-[2-(4-amino-2,6-dichloroanilino)-2-oxoethyl]-4-[5,5-bis(4-fluorophenyl)pentyl]piperazine-2-carboxamide Chemical compound C1CN(CC(=O)NC=2C(=CC(N)=CC=2Cl)Cl)C(C(=O)N)CN1CCCCC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 IWMYIWLIESDFRZ-UHFFFAOYSA-N 0.000 claims description 2
- QDHHCQZDFGDHMP-UHFFFAOYSA-N Chloramine Chemical compound ClN QDHHCQZDFGDHMP-UHFFFAOYSA-N 0.000 claims description 2
- 125000003545 alkoxy group Chemical group 0.000 claims description 2
- 125000005194 alkoxycarbonyloxy group Chemical group 0.000 claims description 2
- 125000004104 aryloxy group Chemical group 0.000 claims description 2
- 229910052799 carbon Inorganic materials 0.000 claims description 2
- 230000009466 transformation Effects 0.000 claims description 2
- 125000002485 formyl group Chemical class [H]C(*)=O 0.000 claims 2
- 239000003513 alkali Substances 0.000 claims 1
- 239000003638 chemical reducing agent Substances 0.000 claims 1
- 239000012458 free base Substances 0.000 claims 1
- 125000004356 hydroxy functional group Chemical group O* 0.000 claims 1
- 231100000252 nontoxic Toxicity 0.000 claims 1
- 230000003000 nontoxic effect Effects 0.000 claims 1
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 abstract description 4
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 abstract 4
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 abstract 1
- 125000003226 pyrazolyl group Chemical group 0.000 abstract 1
- 125000004076 pyridyl group Chemical group 0.000 abstract 1
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 78
- 239000000203 mixture Substances 0.000 description 64
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 60
- 239000000243 solution Substances 0.000 description 50
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 42
- 239000003480 eluent Substances 0.000 description 35
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 33
- 239000000047 product Substances 0.000 description 33
- 239000000543 intermediate Substances 0.000 description 32
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 28
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 27
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 27
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 22
- 229960001701 chloroform Drugs 0.000 description 22
- 239000000284 extract Substances 0.000 description 19
- 239000011541 reaction mixture Substances 0.000 description 19
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 18
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 17
- 238000004440 column chromatography Methods 0.000 description 17
- 239000000741 silica gel Substances 0.000 description 17
- 229910002027 silica gel Inorganic materials 0.000 description 17
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 16
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 16
- OKTJSMMVPCPJKN-UHFFFAOYSA-N activated carbon Substances [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 15
- 239000003054 catalyst Substances 0.000 description 15
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 13
- KDLHZDBZIXYQEI-UHFFFAOYSA-N Palladium Chemical compound [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 13
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 12
- 238000001704 evaporation Methods 0.000 description 12
- 230000008020 evaporation Effects 0.000 description 11
- ZAFNJMIOTHYJRJ-UHFFFAOYSA-N Diisopropyl ether Chemical compound CC(C)OC(C)C ZAFNJMIOTHYJRJ-UHFFFAOYSA-N 0.000 description 9
- 238000007126 N-alkylation reaction Methods 0.000 description 9
- 239000000706 filtrate Substances 0.000 description 9
- 239000003826 tablet Substances 0.000 description 9
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 8
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 8
- YTPLMLYBLZKORZ-UHFFFAOYSA-N Thiophene Chemical compound C=1C=CSC=1 YTPLMLYBLZKORZ-UHFFFAOYSA-N 0.000 description 7
- 238000001816 cooling Methods 0.000 description 7
- 238000010992 reflux Methods 0.000 description 7
- 238000003756 stirring Methods 0.000 description 7
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 6
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 6
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 6
- QGZKDVFQNNGYKY-UHFFFAOYSA-N ammonia Natural products N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 6
- 239000007924 injection Substances 0.000 description 6
- 238000002347 injection Methods 0.000 description 6
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 6
- 239000002609 medium Substances 0.000 description 6
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 6
- BASFCYQUMIYNBI-UHFFFAOYSA-N platinum Chemical compound [Pt] BASFCYQUMIYNBI-UHFFFAOYSA-N 0.000 description 6
- 239000007858 starting material Substances 0.000 description 6
- 239000002202 Polyethylene glycol Substances 0.000 description 5
- 239000013543 active substance Substances 0.000 description 5
- 229910021529 ammonia Inorganic materials 0.000 description 5
- 229910052763 palladium Inorganic materials 0.000 description 5
- 229920001223 polyethylene glycol Polymers 0.000 description 5
- 239000000376 reactant Substances 0.000 description 5
- USYGSFNCNSSGAB-UHFFFAOYSA-N 1-[5-bromo-1-(4-fluorophenyl)pent-1-enyl]-4-fluorobenzene Chemical compound C1=CC(F)=CC=C1C(=CCCCBr)C1=CC=C(F)C=C1 USYGSFNCNSSGAB-UHFFFAOYSA-N 0.000 description 4
- XNWFRZJHXBZDAG-UHFFFAOYSA-N 2-METHOXYETHANOL Chemical compound COCCO XNWFRZJHXBZDAG-UHFFFAOYSA-N 0.000 description 4
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 4
- 241000282472 Canis lupus familiaris Species 0.000 description 4
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 4
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 4
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 4
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 4
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric Acid Chemical compound [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 4
- 239000000908 ammonium hydroxide Substances 0.000 description 4
- 239000002585 base Substances 0.000 description 4
- 239000002775 capsule Substances 0.000 description 4
- 229910052736 halogen Inorganic materials 0.000 description 4
- 150000002367 halogens Chemical class 0.000 description 4
- 238000006460 hydrolysis reaction Methods 0.000 description 4
- 239000010410 layer Substances 0.000 description 4
- LXCFILQKKLGQFO-UHFFFAOYSA-N methylparaben Chemical compound COC(=O)C1=CC=C(O)C=C1 LXCFILQKKLGQFO-UHFFFAOYSA-N 0.000 description 4
- 150000003254 radicals Chemical class 0.000 description 4
- 229910000029 sodium carbonate Inorganic materials 0.000 description 4
- 239000000725 suspension Substances 0.000 description 4
- POZLNUJXJMNTGT-UHFFFAOYSA-N 4-[2-(4-acetyl-2,6-dichloroanilino)-2-oxoethyl]-1-[4-(4-fluoro-n-(4-fluorophenyl)anilino)butyl]-n-methylpiperazine-2-carboxamide Chemical compound C1CN(CCCCN(C=2C=CC(F)=CC=2)C=2C=CC(F)=CC=2)C(C(=O)NC)CN1CC(=O)NC1=C(Cl)C=C(C(C)=O)C=C1Cl POZLNUJXJMNTGT-UHFFFAOYSA-N 0.000 description 3
- QCQCHGYLTSGIGX-GHXANHINSA-N 4-[[(3ar,5ar,5br,7ar,9s,11ar,11br,13as)-5a,5b,8,8,11a-pentamethyl-3a-[(5-methylpyridine-3-carbonyl)amino]-2-oxo-1-propan-2-yl-4,5,6,7,7a,9,10,11,11b,12,13,13a-dodecahydro-3h-cyclopenta[a]chrysen-9-yl]oxy]-2,2-dimethyl-4-oxobutanoic acid Chemical compound N([C@@]12CC[C@@]3(C)[C@]4(C)CC[C@H]5C(C)(C)[C@@H](OC(=O)CC(C)(C)C(O)=O)CC[C@]5(C)[C@H]4CC[C@@H]3C1=C(C(C2)=O)C(C)C)C(=O)C1=CN=CC(C)=C1 QCQCHGYLTSGIGX-GHXANHINSA-N 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 3
- LRHPLDYGYMQRHN-UHFFFAOYSA-N N-Butanol Chemical compound CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 3
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 3
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 3
- 229920002472 Starch Polymers 0.000 description 3
- 230000002378 acidificating effect Effects 0.000 description 3
- 150000007513 acids Chemical class 0.000 description 3
- 229940079593 drug Drugs 0.000 description 3
- 150000004820 halides Chemical class 0.000 description 3
- 230000007062 hydrolysis Effects 0.000 description 3
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 3
- WMSHGLZNVQURKS-UHFFFAOYSA-N n-(4-chlorobutyl)-4-fluoro-n-(4-fluorophenyl)aniline Chemical compound C1=CC(F)=CC=C1N(CCCCCl)C1=CC=C(F)C=C1 WMSHGLZNVQURKS-UHFFFAOYSA-N 0.000 description 3
- TUJNXAGNJIAYFR-UHFFFAOYSA-N n-methyl-4-[2-oxo-2-(2,4,6-trichloroanilino)ethyl]piperazine-2-carboxamide Chemical compound C1CNC(C(=O)NC)CN1CC(=O)NC1=C(Cl)C=C(Cl)C=C1Cl TUJNXAGNJIAYFR-UHFFFAOYSA-N 0.000 description 3
- 239000012044 organic layer Substances 0.000 description 3
- 230000000144 pharmacologic effect Effects 0.000 description 3
- 150000004885 piperazines Chemical class 0.000 description 3
- NLKNQRATVPKPDG-UHFFFAOYSA-M potassium iodide Chemical compound [K+].[I-] NLKNQRATVPKPDG-UHFFFAOYSA-M 0.000 description 3
- 239000000843 powder Substances 0.000 description 3
- QELSKZZBTMNZEB-UHFFFAOYSA-N propylparaben Chemical compound CCCOC(=O)C1=CC=C(O)C=C1 QELSKZZBTMNZEB-UHFFFAOYSA-N 0.000 description 3
- 239000011780 sodium chloride Substances 0.000 description 3
- 235000019698 starch Nutrition 0.000 description 3
- 229930192474 thiophene Natural products 0.000 description 3
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 2
- UFJOSOUFADTVNA-UHFFFAOYSA-N 1-[5,5-bis(4-fluorophenyl)pentyl]-3-methylpiperazine Chemical compound C1CNC(C)CN1CCCCC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 UFJOSOUFADTVNA-UHFFFAOYSA-N 0.000 description 2
- KSNPZVKJTPGDQH-UHFFFAOYSA-N 1-[5-bromo-1-(4-fluorophenyl)pentyl]-4-fluorobenzene Chemical compound C1=CC(F)=CC=C1C(CCCCBr)C1=CC=C(F)C=C1 KSNPZVKJTPGDQH-UHFFFAOYSA-N 0.000 description 2
- IEYKCXJYWXSHCR-UHFFFAOYSA-N 3,3-dimethyl-2,5,6,7,8,8a-hexahydroimidazo[1,5-a]pyrazin-1-one Chemical compound C1NCCN2C(C)(C)NC(=O)C21 IEYKCXJYWXSHCR-UHFFFAOYSA-N 0.000 description 2
- OBQIBOFWHMJBHJ-UHFFFAOYSA-N 4-[5,5-bis(4-fluorophenyl)pentyl]piperazine-2-carboxamide Chemical compound C1CNC(C(=O)N)CN1CCCCC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 OBQIBOFWHMJBHJ-UHFFFAOYSA-N 0.000 description 2
- OUJCFLPRBWPCIU-UHFFFAOYSA-N 4-chloro-n,n-bis(4-fluorophenyl)butanamide Chemical compound C1=CC(F)=CC=C1N(C(=O)CCCCl)C1=CC=C(F)C=C1 OUJCFLPRBWPCIU-UHFFFAOYSA-N 0.000 description 2
- CDIIZULDSLKBKV-UHFFFAOYSA-N 4-chlorobutanoyl chloride Chemical compound ClCCCC(Cl)=O CDIIZULDSLKBKV-UHFFFAOYSA-N 0.000 description 2
- 125000001255 4-fluorophenyl group Chemical group [H]C1=C([H])C(*)=C([H])C([H])=C1F 0.000 description 2
- KPIYMKNVDMVVLK-UHFFFAOYSA-N 5-bromo-1,1-bis(4-fluorophenyl)pentan-1-ol Chemical compound C=1C=C(F)C=CC=1C(CCCCBr)(O)C1=CC=C(F)C=C1 KPIYMKNVDMVVLK-UHFFFAOYSA-N 0.000 description 2
- WNXIBQSOZXMSST-UHFFFAOYSA-N 7-[5,5-bis(4-fluorophenyl)pent-4-enyl]-3,3-dimethyl-5,6,8,8a-tetrahydro-2h-imidazo[1,5-a]pyrazin-1-one Chemical compound C1CN2C(C)(C)NC(=O)C2CN1CCCC=C(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 WNXIBQSOZXMSST-UHFFFAOYSA-N 0.000 description 2
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 2
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 2
- ZZSNKZQZMQGXPY-UHFFFAOYSA-N Ethyl cellulose Chemical compound CCOCC1OC(OC)C(OCC)C(OCC)C1OC1C(O)C(O)C(OC)C(CO)O1 ZZSNKZQZMQGXPY-UHFFFAOYSA-N 0.000 description 2
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 2
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 2
- AEMRFAOFKBGASW-UHFFFAOYSA-N Glycolic acid Chemical compound OCC(O)=O AEMRFAOFKBGASW-UHFFFAOYSA-N 0.000 description 2
- 206010021143 Hypoxia Diseases 0.000 description 2
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 2
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 2
- 241001465754 Metazoa Species 0.000 description 2
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 2
- NTIZESTWPVYFNL-UHFFFAOYSA-N Methyl isobutyl ketone Chemical compound CC(C)CC(C)=O NTIZESTWPVYFNL-UHFFFAOYSA-N 0.000 description 2
- UIHCLUNTQKBZGK-UHFFFAOYSA-N Methyl isobutyl ketone Natural products CCC(C)C(C)=O UIHCLUNTQKBZGK-UHFFFAOYSA-N 0.000 description 2
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 2
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 2
- CTQNGGLPUBDAKN-UHFFFAOYSA-N O-Xylene Chemical compound CC1=CC=CC=C1C CTQNGGLPUBDAKN-UHFFFAOYSA-N 0.000 description 2
- LCTONWCANYUPML-UHFFFAOYSA-N Pyruvic acid Chemical compound CC(=O)C(O)=O LCTONWCANYUPML-UHFFFAOYSA-N 0.000 description 2
- DBMJMQXJHONAFJ-UHFFFAOYSA-M Sodium laurylsulphate Chemical compound [Na+].CCCCCCCCCCCCOS([O-])(=O)=O DBMJMQXJHONAFJ-UHFFFAOYSA-M 0.000 description 2
- 239000000654 additive Substances 0.000 description 2
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 2
- 238000004458 analytical method Methods 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 150000004945 aromatic hydrocarbons Chemical class 0.000 description 2
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 2
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 2
- 230000037396 body weight Effects 0.000 description 2
- 238000009835 boiling Methods 0.000 description 2
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 2
- 229910052794 bromium Inorganic materials 0.000 description 2
- 125000004432 carbon atom Chemical group C* 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 210000003710 cerebral cortex Anatomy 0.000 description 2
- 239000007795 chemical reaction product Substances 0.000 description 2
- 239000000460 chlorine Substances 0.000 description 2
- 229910052801 chlorine Inorganic materials 0.000 description 2
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 2
- 239000011248 coating agent Substances 0.000 description 2
- 238000000576 coating method Methods 0.000 description 2
- 238000009795 derivation Methods 0.000 description 2
- UAOMVDZJSHZZME-UHFFFAOYSA-N diisopropylamine Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 2
- XBDQKXXYIPTUBI-UHFFFAOYSA-N dimethylselenoniopropionate Natural products CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 2
- 230000002526 effect on cardiovascular system Effects 0.000 description 2
- 230000000694 effects Effects 0.000 description 2
- CWPSTZCYESJGPF-UHFFFAOYSA-N ethyl 2-methylpiperazine-1-carboxylate Chemical compound CCOC(=O)N1CCNCC1C CWPSTZCYESJGPF-UHFFFAOYSA-N 0.000 description 2
- SVPWTEIZZAXXQR-UHFFFAOYSA-N ethyl 4-[5-(4-fluorophenyl)-5-pyridin-3-ylpentyl]-2-methylpiperazine-1-carboxylate Chemical compound C1C(C)N(C(=O)OCC)CCN1CCCCC(C=1C=NC=CC=1)C1=CC=C(F)C=C1 SVPWTEIZZAXXQR-UHFFFAOYSA-N 0.000 description 2
- HMPDOWOTQZLKFP-UHFFFAOYSA-N ethyl 4-benzyl-2-methylpiperazine-1-carboxylate Chemical compound C1C(C)N(C(=O)OCC)CCN1CC1=CC=CC=C1 HMPDOWOTQZLKFP-UHFFFAOYSA-N 0.000 description 2
- 238000001914 filtration Methods 0.000 description 2
- 229910052731 fluorine Inorganic materials 0.000 description 2
- 239000011737 fluorine Substances 0.000 description 2
- 239000008103 glucose Substances 0.000 description 2
- 235000011187 glycerol Nutrition 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- 210000001320 hippocampus Anatomy 0.000 description 2
- 150000002431 hydrogen Chemical class 0.000 description 2
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 2
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 2
- 238000005984 hydrogenation reaction Methods 0.000 description 2
- 239000013067 intermediate product Substances 0.000 description 2
- PNDPGZBMCMUPRI-UHFFFAOYSA-N iodine Chemical compound II PNDPGZBMCMUPRI-UHFFFAOYSA-N 0.000 description 2
- 235000014655 lactic acid Nutrition 0.000 description 2
- 239000008101 lactose Substances 0.000 description 2
- 239000007788 liquid Substances 0.000 description 2
- 239000011777 magnesium Substances 0.000 description 2
- 229910052749 magnesium Inorganic materials 0.000 description 2
- XOVUEZZOQMLWEE-UHFFFAOYSA-N n-[4-(aminomethyl)-2,6-dichlorophenyl]-2-chloroacetamide Chemical compound NCC1=CC(Cl)=C(NC(=O)CCl)C(Cl)=C1 XOVUEZZOQMLWEE-UHFFFAOYSA-N 0.000 description 2
- LQNUZADURLCDLV-UHFFFAOYSA-N nitrobenzene Chemical compound [O-][N+](=O)C1=CC=CC=C1 LQNUZADURLCDLV-UHFFFAOYSA-N 0.000 description 2
- 230000003287 optical effect Effects 0.000 description 2
- 125000001147 pentyl group Chemical group C(CCCC)* 0.000 description 2
- 239000006187 pill Substances 0.000 description 2
- 229910052697 platinum Inorganic materials 0.000 description 2
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 2
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 2
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 2
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 2
- NROKBHXJSPEDAR-UHFFFAOYSA-M potassium fluoride Chemical compound [F-].[K+] NROKBHXJSPEDAR-UHFFFAOYSA-M 0.000 description 2
- 239000002244 precipitate Substances 0.000 description 2
- 125000006239 protecting group Chemical group 0.000 description 2
- 239000008213 purified water Substances 0.000 description 2
- 230000002829 reductive effect Effects 0.000 description 2
- 238000011160 research Methods 0.000 description 2
- CVHZOJJKTDOEJC-UHFFFAOYSA-N saccharin Chemical compound C1=CC=C2C(=O)NS(=O)(=O)C2=C1 CVHZOJJKTDOEJC-UHFFFAOYSA-N 0.000 description 2
- 229920006395 saturated elastomer Polymers 0.000 description 2
- 238000010956 selective crystallization Methods 0.000 description 2
- 208000019116 sleep disease Diseases 0.000 description 2
- 235000019333 sodium laurylsulphate Nutrition 0.000 description 2
- 239000007787 solid Substances 0.000 description 2
- 239000008107 starch Substances 0.000 description 2
- 239000000126 substance Substances 0.000 description 2
- 239000000829 suppository Substances 0.000 description 2
- WTWNDFYESYURFM-UHFFFAOYSA-N tert-butyl n-[[3,5-dichloro-4-[(2-chloroacetyl)amino]phenyl]methyl]carbamate Chemical compound CC(C)(C)OC(=O)NCC1=CC(Cl)=C(NC(=O)CCl)C(Cl)=C1 WTWNDFYESYURFM-UHFFFAOYSA-N 0.000 description 2
- 239000008215 water for injection Substances 0.000 description 2
- WWTBZEKOSBFBEM-SPWPXUSOSA-N (2s)-2-[[2-benzyl-3-[hydroxy-[(1r)-2-phenyl-1-(phenylmethoxycarbonylamino)ethyl]phosphoryl]propanoyl]amino]-3-(1h-indol-3-yl)propanoic acid Chemical compound N([C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)O)C(=O)C(CP(O)(=O)[C@H](CC=1C=CC=CC=1)NC(=O)OCC=1C=CC=CC=1)CC1=CC=CC=C1 WWTBZEKOSBFBEM-SPWPXUSOSA-N 0.000 description 1
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 description 1
- VWXFUOAKGNJSBI-UHFFFAOYSA-N 1-[4,4-bis(4-fluorophenyl)butyl]-4-[2-(2,6-dichloroanilino)-2-oxoethyl]piperazine-2-carboxamide Chemical compound C1CN(CCCC(C=2C=CC(F)=CC=2)C=2C=CC(F)=CC=2)C(C(=O)N)CN1CC(=O)NC1=C(Cl)C=CC=C1Cl VWXFUOAKGNJSBI-UHFFFAOYSA-N 0.000 description 1
- NIGDAGLDTSXCQK-UHFFFAOYSA-N 1-[5,5-bis(4-fluorophenyl)pentyl]-2-methylpiperazine Chemical compound CC1CNCCN1CCCCC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 NIGDAGLDTSXCQK-UHFFFAOYSA-N 0.000 description 1
- WUSGMVVGLJKRIT-UHFFFAOYSA-N 1-[5,5-bis(4-fluorophenyl)pentyl]-4-[2-(2,6-dichloro-4-nitroanilino)-2-oxoethyl]piperazine-2-carboxamide Chemical compound C1CN(CCCCC(C=2C=CC(F)=CC=2)C=2C=CC(F)=CC=2)C(C(=O)N)CN1CC(=O)NC1=C(Cl)C=C([N+]([O-])=O)C=C1Cl WUSGMVVGLJKRIT-UHFFFAOYSA-N 0.000 description 1
- CFBSWLQCXLBXIA-UHFFFAOYSA-N 1-[5,5-bis(4-fluorophenyl)pentyl]piperazine-2-carboxamide Chemical compound NC(=O)C1CNCCN1CCCCC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 CFBSWLQCXLBXIA-UHFFFAOYSA-N 0.000 description 1
- AEEDWMOINNLNET-UHFFFAOYSA-N 1-[5-(4-fluorophenyl)-5-pyridin-3-ylpentyl]-3-methylpiperazine Chemical compound C1CNC(C)CN1CCCCC(C=1C=NC=CC=1)C1=CC=C(F)C=C1 AEEDWMOINNLNET-UHFFFAOYSA-N 0.000 description 1
- QHMHHBJAYVJJDN-UHFFFAOYSA-N 1-[5-bromo-1-(4-methoxyphenyl)pentyl]-4-methoxybenzene Chemical compound C1=CC(OC)=CC=C1C(CCCCBr)C1=CC=C(OC)C=C1 QHMHHBJAYVJJDN-UHFFFAOYSA-N 0.000 description 1
- QOFUDSPYJDXBOF-UHFFFAOYSA-N 1-benzyl-3-methylpiperazine Chemical compound C1CNC(C)CN1CC1=CC=CC=C1 QOFUDSPYJDXBOF-UHFFFAOYSA-N 0.000 description 1
- IZGDKCDKVONALA-UHFFFAOYSA-N 1-benzyl-3-prop-1-en-2-ylpiperazine Chemical compound C1CNC(C(=C)C)CN1CC1=CC=CC=C1 IZGDKCDKVONALA-UHFFFAOYSA-N 0.000 description 1
- AITNMTXHTIIIBB-UHFFFAOYSA-N 1-bromo-4-fluorobenzene Chemical compound FC1=CC=C(Br)C=C1 AITNMTXHTIIIBB-UHFFFAOYSA-N 0.000 description 1
- SBQRYMGLABMVAQ-UHFFFAOYSA-N 2-(1,2-dihydroxypropyl)propanedioic acid Chemical compound CC(O)C(O)C(C(O)=O)C(O)=O SBQRYMGLABMVAQ-UHFFFAOYSA-N 0.000 description 1
- GWNIBSQWAZQIEJ-UHFFFAOYSA-N 2-(1-hydroxypropyl)propanedioic acid Chemical compound CCC(O)C(C(O)=O)C(O)=O GWNIBSQWAZQIEJ-UHFFFAOYSA-N 0.000 description 1
- LXAMJHSPOGXJQE-UHFFFAOYSA-N 2-(3,3-dimethyl-1-oxo-5,6,8,8a-tetrahydro-2h-imidazo[1,5-a]pyrazin-7-yl)-n-(2,6-dimethyl-4-phenylmethoxyphenyl)acetamide Chemical compound C=1C(C)=C(NC(=O)CN2CC3N(C(NC3=O)(C)C)CC2)C(C)=CC=1OCC1=CC=CC=C1 LXAMJHSPOGXJQE-UHFFFAOYSA-N 0.000 description 1
- IDRUFHLMTBZQBT-IHWYPQMZSA-N 2-[(Z)-prop-1-enyl]propanedioic acid Chemical compound C\C=C/C(C(O)=O)C(O)=O IDRUFHLMTBZQBT-IHWYPQMZSA-N 0.000 description 1
- IDRUFHLMTBZQBT-NSCUHMNNSA-N 2-[(e)-prop-1-enyl]propanedioic acid Chemical compound C\C=C\C(C(O)=O)C(O)=O IDRUFHLMTBZQBT-NSCUHMNNSA-N 0.000 description 1
- CHLSVNPVKLOQTL-UHFFFAOYSA-N 2-[4-[5,5-bis(4-fluorophenyl)pentyl]-2-methylpiperazin-1-yl]-n-[4-(carbamoylamino)-2,6-dichlorophenyl]acetamide Chemical compound C1CN(CC(=O)NC=2C(=CC(NC(N)=O)=CC=2Cl)Cl)C(C)CN1CCCCC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 CHLSVNPVKLOQTL-UHFFFAOYSA-N 0.000 description 1
- PXPBIOJVDMLMKK-UHFFFAOYSA-N 2-chloro-n-(2,4,6-trichlorophenyl)acetamide Chemical compound ClCC(=O)NC1=C(Cl)C=C(Cl)C=C1Cl PXPBIOJVDMLMKK-UHFFFAOYSA-N 0.000 description 1
- OBAMOEWHGHFJFE-UHFFFAOYSA-N 2-chloro-n-(2,6-dichloro-4-cyanophenyl)acetamide Chemical compound ClCC(=O)NC1=C(Cl)C=C(C#N)C=C1Cl OBAMOEWHGHFJFE-UHFFFAOYSA-N 0.000 description 1
- VAMBBVYHZBWOFP-UHFFFAOYSA-N 2-chloro-n-(2,6-dimethyl-4-phenylmethoxyphenyl)acetamide Chemical compound CC1=C(NC(=O)CCl)C(C)=CC(OCC=2C=CC=CC=2)=C1 VAMBBVYHZBWOFP-UHFFFAOYSA-N 0.000 description 1
- LODHFNUFVRVKTH-ZHACJKMWSA-N 2-hydroxy-n'-[(e)-3-phenylprop-2-enoyl]benzohydrazide Chemical compound OC1=CC=CC=C1C(=O)NNC(=O)\C=C\C1=CC=CC=C1 LODHFNUFVRVKTH-ZHACJKMWSA-N 0.000 description 1
- VQDJODAWOFNASI-UHFFFAOYSA-N 2-propylpropanedioic acid Chemical compound CCCC(C(O)=O)C(O)=O VQDJODAWOFNASI-UHFFFAOYSA-N 0.000 description 1
- QBWKPGNFQQJGFY-QLFBSQMISA-N 3-[(1r)-1-[(2r,6s)-2,6-dimethylmorpholin-4-yl]ethyl]-n-[6-methyl-3-(1h-pyrazol-4-yl)imidazo[1,2-a]pyrazin-8-yl]-1,2-thiazol-5-amine Chemical compound N1([C@H](C)C2=NSC(NC=3C4=NC=C(N4C=C(C)N=3)C3=CNN=C3)=C2)C[C@H](C)O[C@H](C)C1 QBWKPGNFQQJGFY-QLFBSQMISA-N 0.000 description 1
- YDQOUXCHJZFILD-UHFFFAOYSA-N 3-[5-chloro-1-(4-fluorophenyl)pentyl]pyridine Chemical compound C1=CC(F)=CC=C1C(CCCCCl)C1=CC=CN=C1 YDQOUXCHJZFILD-UHFFFAOYSA-N 0.000 description 1
- HKQVXXOQWVJNEN-UHFFFAOYSA-N 4-(5,5-diphenylpentyl)piperazine-2-carboxamide Chemical compound C1CNC(C(=O)N)CN1CCCCC(C=1C=CC=CC=1)C1=CC=CC=C1 HKQVXXOQWVJNEN-UHFFFAOYSA-N 0.000 description 1
- CFGZCVCSXHUXBP-UHFFFAOYSA-N 4-[2-(2,6-diethyl-4-phenylmethoxyanilino)-2-oxoethyl]piperazine-2-carboxamide Chemical compound NC(=O)C1CN(CCN1)CC(=O)NC1=C(C=C(C=C1CC)OCC1=CC=CC=C1)CC CFGZCVCSXHUXBP-UHFFFAOYSA-N 0.000 description 1
- UIHIDPXDBBYPHE-UHFFFAOYSA-N 4-[2-(4-acetyl-2,6-dichloroanilino)-2-oxoethyl]-1-[5,5-bis(4-fluorophenyl)pentyl]piperazine-2-carboxamide;dihydrochloride Chemical compound Cl.Cl.ClC1=CC(C(=O)C)=CC(Cl)=C1NC(=O)CN1CC(C(N)=O)N(CCCCC(C=2C=CC(F)=CC=2)C=2C=CC(F)=CC=2)CC1 UIHIDPXDBBYPHE-UHFFFAOYSA-N 0.000 description 1
- GNPVPINDVZMICZ-UHFFFAOYSA-N 4-[2-(4-acetyl-2,6-dichloroanilino)-2-oxoethyl]piperazine-2-carboxamide Chemical compound ClC1=CC(C(=O)C)=CC(Cl)=C1NC(=O)CN1CC(C(N)=O)NCC1 GNPVPINDVZMICZ-UHFFFAOYSA-N 0.000 description 1
- RGKKPYLNWQZFDG-UHFFFAOYSA-N 4-[3-[bis(4-fluorophenyl)methoxy]propyl]piperazine-2-carboxamide Chemical compound C1CNC(C(=O)N)CN1CCCOC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 RGKKPYLNWQZFDG-UHFFFAOYSA-N 0.000 description 1
- DMSCHHGMRVEGKH-UHFFFAOYSA-N 4-[4-(4-fluoro-n-(4-fluorophenyl)anilino)-4-oxobutyl]piperazine-2-carboxamide Chemical compound C1CNC(C(=O)N)CN1CCCC(=O)N(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 DMSCHHGMRVEGKH-UHFFFAOYSA-N 0.000 description 1
- WLVMFJSRNHSKQZ-UHFFFAOYSA-N 4-[4-(4-fluoro-n-(4-fluorophenyl)anilino)butyl]piperazine-2-carboxamide Chemical compound C1CNC(C(=O)N)CN1CCCCN(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 WLVMFJSRNHSKQZ-UHFFFAOYSA-N 0.000 description 1
- GFMMFZUJBNEAER-UHFFFAOYSA-N 4-[5,5-bis(4-fluorophenyl)pent-1-enyl]piperazine-2-carboxamide hydrate Chemical compound O.FC1=CC=C(C=C1)C(CCC=CN1CC(NCC1)C(=O)N)C1=CC=C(C=C1)F GFMMFZUJBNEAER-UHFFFAOYSA-N 0.000 description 1
- SVDUHWBYMAURHJ-UHFFFAOYSA-N 4-[5,5-bis(4-fluorophenyl)pentyl]-n-methylpiperazine-2-carboxamide Chemical compound C1CNC(C(=O)NC)CN1CCCCC(C=1C=CC(F)=CC=1)C1=CC=C(F)C=C1 SVDUHWBYMAURHJ-UHFFFAOYSA-N 0.000 description 1
- CGOIKZLCGQFGTC-UHFFFAOYSA-N 4-amino-3,5-dichloro-n,n-dimethylbenzamide Chemical compound CN(C)C(=O)C1=CC(Cl)=C(N)C(Cl)=C1 CGOIKZLCGQFGTC-UHFFFAOYSA-N 0.000 description 1
- QEPGWLBMAAEBCP-UHFFFAOYSA-N 4-amino-n,n-dimethylbenzamide Chemical compound CN(C)C(=O)C1=CC=C(N)C=C1 QEPGWLBMAAEBCP-UHFFFAOYSA-N 0.000 description 1
- WUBBRNOQWQTFEX-UHFFFAOYSA-N 4-aminosalicylic acid Chemical compound NC1=CC=C(C(O)=O)C(O)=C1 WUBBRNOQWQTFEX-UHFFFAOYSA-N 0.000 description 1
- PUKXGPKFFGRBEC-UHFFFAOYSA-N 4-benzyl-1-[5,5-bis(4-fluorophenyl)pent-4-enyl]piperazine-2-carboxamide Chemical compound C1CN(CCCC=C(C=2C=CC(F)=CC=2)C=2C=CC(F)=CC=2)C(C(=O)N)CN1CC1=CC=CC=C1 PUKXGPKFFGRBEC-UHFFFAOYSA-N 0.000 description 1
- WGIWJDQRXFTODM-UHFFFAOYSA-N 4-benzylpiperazine-2-carboxamide Chemical compound C1CNC(C(=O)N)CN1CC1=CC=CC=C1 WGIWJDQRXFTODM-UHFFFAOYSA-N 0.000 description 1
- WRFYIYOXJWKONR-UHFFFAOYSA-N 4-bromo-2-methoxyaniline Chemical compound COC1=CC(Br)=CC=C1N WRFYIYOXJWKONR-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- 239000005995 Aluminium silicate Substances 0.000 description 1
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical class [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 1
- 206010002660 Anoxia Diseases 0.000 description 1
- 241000976983 Anoxia Species 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 1
- BQXUPNKLZNSUMC-YUQWMIPFSA-N CCN(CCCCCOCC(=O)N[C@H](C(=O)N1C[C@H](O)C[C@H]1C(=O)N[C@@H](C)c1ccc(cc1)-c1scnc1C)C(C)(C)C)CCOc1ccc(cc1)C(=O)c1c(sc2cc(O)ccc12)-c1ccc(O)cc1 Chemical compound CCN(CCCCCOCC(=O)N[C@H](C(=O)N1C[C@H](O)C[C@H]1C(=O)N[C@@H](C)c1ccc(cc1)-c1scnc1C)C(C)(C)C)CCOc1ccc(cc1)C(=O)c1c(sc2cc(O)ccc12)-c1ccc(O)cc1 BQXUPNKLZNSUMC-YUQWMIPFSA-N 0.000 description 1
- FBPFZTCFMRRESA-FSIIMWSLSA-N D-Glucitol Natural products OC[C@H](O)[C@H](O)[C@@H](O)[C@H](O)CO FBPFZTCFMRRESA-FSIIMWSLSA-N 0.000 description 1
- 239000001856 Ethyl cellulose Substances 0.000 description 1
- MHAJPDPJQMAIIY-UHFFFAOYSA-N Hydrogen peroxide Chemical compound OO MHAJPDPJQMAIIY-UHFFFAOYSA-N 0.000 description 1
- 229920003091 Methocel™ Polymers 0.000 description 1
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 1
- 230000006181 N-acylation Effects 0.000 description 1
- PAYRUJLWNCNPSJ-UHFFFAOYSA-N N-phenyl amine Natural products NC1=CC=CC=C1 PAYRUJLWNCNPSJ-UHFFFAOYSA-N 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 235000002357 Ribes grossularia Nutrition 0.000 description 1
- 244000171263 Ribes grossularia Species 0.000 description 1
- 240000007651 Rubus glaucus Species 0.000 description 1
- 235000011034 Rubus glaucus Nutrition 0.000 description 1
- 235000009122 Rubus idaeus Nutrition 0.000 description 1
- YGSDEFSMJLZEOE-UHFFFAOYSA-N Salicylic acid Natural products OC(=O)C1=CC=CC=C1O YGSDEFSMJLZEOE-UHFFFAOYSA-N 0.000 description 1
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 1
- 244000299461 Theobroma cacao Species 0.000 description 1
- 235000009470 Theobroma cacao Nutrition 0.000 description 1
- YSVZGWAJIHWNQK-UHFFFAOYSA-N [3-(hydroxymethyl)-2-bicyclo[2.2.1]heptanyl]methanol Chemical compound C1CC2C(CO)C(CO)C1C2 YSVZGWAJIHWNQK-UHFFFAOYSA-N 0.000 description 1
- WREOTYWODABZMH-DTZQCDIJSA-N [[(2r,3s,4r,5r)-3,4-dihydroxy-5-[2-oxo-4-(2-phenylethoxyamino)pyrimidin-1-yl]oxolan-2-yl]methoxy-hydroxyphosphoryl] phosphono hydrogen phosphate Chemical compound O[C@@H]1[C@H](O)[C@@H](COP(O)(=O)OP(O)(=O)OP(O)(O)=O)O[C@H]1N(C=C\1)C(=O)NC/1=N\OCCC1=CC=CC=C1 WREOTYWODABZMH-DTZQCDIJSA-N 0.000 description 1
- 150000008065 acid anhydrides Chemical class 0.000 description 1
- 150000001298 alcohols Chemical class 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 229910000288 alkali metal carbonate Inorganic materials 0.000 description 1
- 150000008041 alkali metal carbonates Chemical class 0.000 description 1
- 229910001516 alkali metal iodide Inorganic materials 0.000 description 1
- 150000001336 alkenes Chemical class 0.000 description 1
- 125000004453 alkoxycarbonyl group Chemical group 0.000 description 1
- 150000001350 alkyl halides Chemical class 0.000 description 1
- 235000012211 aluminium silicate Nutrition 0.000 description 1
- 239000002269 analeptic agent Substances 0.000 description 1
- 230000007953 anoxia Effects 0.000 description 1
- 238000013459 approach Methods 0.000 description 1
- 239000012736 aqueous medium Substances 0.000 description 1
- 239000012298 atmosphere Substances 0.000 description 1
- 229940125717 barbiturate Drugs 0.000 description 1
- 230000006399 behavior Effects 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-N benzenesulfonic acid Chemical compound OS(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-N 0.000 description 1
- 229940092714 benzenesulfonic acid Drugs 0.000 description 1
- 229940049706 benzodiazepine Drugs 0.000 description 1
- 150000001557 benzodiazepines Chemical class 0.000 description 1
- 239000011230 binding agent Substances 0.000 description 1
- 230000017531 blood circulation Effects 0.000 description 1
- GZUXJHMPEANEGY-UHFFFAOYSA-N bromomethane Chemical compound BrC GZUXJHMPEANEGY-UHFFFAOYSA-N 0.000 description 1
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 230000001964 calcium overload Effects 0.000 description 1
- JYYOBHFYCIDXHH-UHFFFAOYSA-N carbonic acid;hydrate Chemical compound O.OC(O)=O JYYOBHFYCIDXHH-UHFFFAOYSA-N 0.000 description 1
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 1
- 238000009903 catalytic hydrogenation reaction Methods 0.000 description 1
- 238000004587 chromatography analysis Methods 0.000 description 1
- 239000008119 colloidal silica Substances 0.000 description 1
- 229940125758 compound 15 Drugs 0.000 description 1
- 229940126208 compound 22 Drugs 0.000 description 1
- 229940125846 compound 25 Drugs 0.000 description 1
- 239000000470 constituent Substances 0.000 description 1
- 239000003218 coronary vasodilator agent Substances 0.000 description 1
- 229940075894 denatured ethanol Drugs 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- 238000009826 distribution Methods 0.000 description 1
- 239000002552 dosage form Substances 0.000 description 1
- 239000008298 dragée Substances 0.000 description 1
- 230000002708 enhancing effect Effects 0.000 description 1
- CCIVGXIOQKPBKL-UHFFFAOYSA-M ethanesulfonate Chemical compound CCS([O-])(=O)=O CCIVGXIOQKPBKL-UHFFFAOYSA-M 0.000 description 1
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 1
- UWNOIXYBDFFGTL-UHFFFAOYSA-N ethyl 4-benzylpiperazine-2-carboxylate Chemical compound C1CNC(C(=O)OCC)CN1CC1=CC=CC=C1 UWNOIXYBDFFGTL-UHFFFAOYSA-N 0.000 description 1
- AFRWBGJRWRHQOV-UHFFFAOYSA-N ethyl 5-bromopentanoate Chemical compound CCOC(=O)CCCCBr AFRWBGJRWRHQOV-UHFFFAOYSA-N 0.000 description 1
- 235000019325 ethyl cellulose Nutrition 0.000 description 1
- 229920001249 ethyl cellulose Polymers 0.000 description 1
- RIFGWPKJUGCATF-UHFFFAOYSA-N ethyl chloroformate Chemical compound CCOC(Cl)=O RIFGWPKJUGCATF-UHFFFAOYSA-N 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- UKFXDFUAPNAMPJ-UHFFFAOYSA-N ethylmalonic acid Chemical compound CCC(C(O)=O)C(O)=O UKFXDFUAPNAMPJ-UHFFFAOYSA-N 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 239000000796 flavoring agent Substances 0.000 description 1
- 235000019634 flavors Nutrition 0.000 description 1
- 238000009472 formulation Methods 0.000 description 1
- 239000007903 gelatin capsule Substances 0.000 description 1
- 229960004275 glycolic acid Drugs 0.000 description 1
- 150000002334 glycols Chemical class 0.000 description 1
- 239000008172 hydrogenated vegetable oil Substances 0.000 description 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 1
- 239000003326 hypnotic agent Substances 0.000 description 1
- 230000000147 hypnotic effect Effects 0.000 description 1
- 230000007954 hypoxia Effects 0.000 description 1
- 239000005457 ice water Substances 0.000 description 1
- 238000002513 implantation Methods 0.000 description 1
- 239000012442 inert solvent Substances 0.000 description 1
- 239000011872 intimate mixture Substances 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-M iodide Chemical compound [I-] XMBWDFGMSWQBCA-UHFFFAOYSA-M 0.000 description 1
- 208000028867 ischemia Diseases 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- NLYAJNPCOHFWQQ-UHFFFAOYSA-N kaolin Chemical compound O.O.O=[Al]O[Si](=O)O[Si](=O)O[Al]=O NLYAJNPCOHFWQQ-UHFFFAOYSA-N 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 239000003589 local anesthetic agent Substances 0.000 description 1
- 229960005015 local anesthetics Drugs 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- 229940098779 methanesulfonic acid Drugs 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 125000000250 methylamino group Chemical group [H]N(*)C([H])([H])[H] 0.000 description 1
- 239000001923 methylcellulose Substances 0.000 description 1
- 235000010981 methylcellulose Nutrition 0.000 description 1
- 125000001570 methylene group Chemical group [H]C([H])([*:1])[*:2] 0.000 description 1
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 1
- 239000008108 microcrystalline cellulose Substances 0.000 description 1
- 229940016286 microcrystalline cellulose Drugs 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 238000012544 monitoring process Methods 0.000 description 1
- 208000010125 myocardial infarction Diseases 0.000 description 1
- 208000037891 myocardial injury Diseases 0.000 description 1
- 210000004165 myocardium Anatomy 0.000 description 1
- ZPTBBFFYYDJPDQ-UHFFFAOYSA-N n-(4-acetyl-2,6-dichlorophenyl)-2-chloroacetamide Chemical compound CC(=O)C1=CC(Cl)=C(NC(=O)CCl)C(Cl)=C1 ZPTBBFFYYDJPDQ-UHFFFAOYSA-N 0.000 description 1
- GHLHYKAEJJVFCI-UHFFFAOYSA-N n-(4-amino-2,6-dichlorophenyl)acetamide Chemical compound CC(=O)NC1=C(Cl)C=C(N)C=C1Cl GHLHYKAEJJVFCI-UHFFFAOYSA-N 0.000 description 1
- CHSAREXTIJEHSK-UHFFFAOYSA-N n-[2,6-dichloro-4-(propan-2-ylamino)phenyl]acetamide Chemical compound CC(C)NC1=CC(Cl)=C(NC(C)=O)C(Cl)=C1 CHSAREXTIJEHSK-UHFFFAOYSA-N 0.000 description 1
- VPMJTASZJZRIMH-UHFFFAOYSA-N n-methylpiperazine-2-carboxamide Chemical compound CNC(=O)C1CNCCN1 VPMJTASZJZRIMH-UHFFFAOYSA-N 0.000 description 1
- 230000025747 negative regulation of nucleoside transport Effects 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 229910052757 nitrogen Inorganic materials 0.000 description 1
- 125000004433 nitrogen atom Chemical group N* 0.000 description 1
- 239000003921 oil Substances 0.000 description 1
- 235000019198 oils Nutrition 0.000 description 1
- 239000002674 ointment Substances 0.000 description 1
- 239000006186 oral dosage form Substances 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 150000007530 organic bases Chemical class 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- 239000003973 paint Substances 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 239000003208 petroleum Substances 0.000 description 1
- BRYCUMKDWMEGMK-UHFFFAOYSA-N piperazine-2-carboxamide Chemical compound NC(=O)C1CNCCN1 BRYCUMKDWMEGMK-UHFFFAOYSA-N 0.000 description 1
- 125000004193 piperazinyl group Chemical group 0.000 description 1
- 239000002574 poison Substances 0.000 description 1
- 231100000614 poison Toxicity 0.000 description 1
- 239000003880 polar aprotic solvent Substances 0.000 description 1
- 229920000137 polyphosphoric acid Polymers 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- GKKCIDNWFBPDBW-UHFFFAOYSA-M potassium cyanate Chemical compound [K]OC#N GKKCIDNWFBPDBW-UHFFFAOYSA-M 0.000 description 1
- 239000011698 potassium fluoride Substances 0.000 description 1
- 235000003270 potassium fluoride Nutrition 0.000 description 1
- 235000019260 propionic acid Nutrition 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 235000010232 propyl p-hydroxybenzoate Nutrition 0.000 description 1
- 229960003415 propylparaben Drugs 0.000 description 1
- IUVKMZGDUIUOCP-BTNSXGMBSA-N quinbolone Chemical compound O([C@H]1CC[C@H]2[C@H]3[C@@H]([C@]4(C=CC(=O)C=C4CC3)C)CC[C@@]21C)C1=CCCC1 IUVKMZGDUIUOCP-BTNSXGMBSA-N 0.000 description 1
- 230000004461 rapid eye movement Effects 0.000 description 1
- 230000036385 rapid eye movement (rem) sleep Effects 0.000 description 1
- 230000009257 reactivity Effects 0.000 description 1
- 238000006268 reductive amination reaction Methods 0.000 description 1
- 229960004889 salicylic acid Drugs 0.000 description 1
- 229930195734 saturated hydrocarbon Natural products 0.000 description 1
- 125000000467 secondary amino group Chemical group [H]N([*:1])[*:2] 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 230000008667 sleep stage Effects 0.000 description 1
- 230000004622 sleep time Effects 0.000 description 1
- 239000012312 sodium hydride Substances 0.000 description 1
- 229910000104 sodium hydride Inorganic materials 0.000 description 1
- 239000000600 sorbitol Substances 0.000 description 1
- 238000010183 spectrum analysis Methods 0.000 description 1
- 230000000707 stereoselective effect Effects 0.000 description 1
- 239000008223 sterile water Substances 0.000 description 1
- 125000001424 substituent group Chemical group 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-N succinic acid Chemical compound OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 1
- 235000000346 sugar Nutrition 0.000 description 1
- 150000008163 sugars Chemical class 0.000 description 1
- 239000006228 supernatant Substances 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 239000000375 suspending agent Substances 0.000 description 1
- 238000003786 synthesis reaction Methods 0.000 description 1
- 239000006188 syrup Substances 0.000 description 1
- 235000020357 syrup Nutrition 0.000 description 1
- 230000009885 systemic effect Effects 0.000 description 1
- DYHSDKLCOJIUFX-UHFFFAOYSA-N tert-butoxycarbonyl anhydride Chemical compound CC(C)(C)OC(=O)OC(=O)OC(C)(C)C DYHSDKLCOJIUFX-UHFFFAOYSA-N 0.000 description 1
- YQYMAWYHWCWJSE-UHFFFAOYSA-N tert-butyl n-[[4-[[2-[4-[5,5-bis(4-fluorophenyl)pentyl]-2-carbamoylpiperazin-1-yl]acetyl]amino]-3,5-dichlorophenyl]methyl]carbamate Chemical compound ClC1=CC(CNC(=O)OC(C)(C)C)=CC(Cl)=C1NC(=O)CN1C(C(N)=O)CN(CCCCC(C=2C=CC(F)=CC=2)C=2C=CC(F)=CC=2)CC1 YQYMAWYHWCWJSE-UHFFFAOYSA-N 0.000 description 1
- 230000001225 therapeutic effect Effects 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 238000011200 topical administration Methods 0.000 description 1
- 150000003626 triacylglycerols Chemical class 0.000 description 1
- 230000000007 visual effect Effects 0.000 description 1
- 235000012431 wafers Nutrition 0.000 description 1
- 230000002618 waking effect Effects 0.000 description 1
- 238000005406 washing Methods 0.000 description 1
- 239000000080 wetting agent Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D295/00—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms
- C07D295/04—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms with substituted hydrocarbon radicals attached to ring nitrogen atoms
- C07D295/14—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms with substituted hydrocarbon radicals attached to ring nitrogen atoms substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals
- C07D295/145—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms with substituted hydrocarbon radicals attached to ring nitrogen atoms substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals with the ring nitrogen atoms and the carbon atoms with three bonds to hetero atoms attached to the same carbon chain, which is not interrupted by carbocyclic rings
- C07D295/15—Heterocyclic compounds containing polymethylene-imine rings with at least five ring members, 3-azabicyclo [3.2.2] nonane, piperazine, morpholine or thiomorpholine rings, having only hydrogen atoms directly attached to the ring carbon atoms with substituted hydrocarbon radicals attached to ring nitrogen atoms substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals with the ring nitrogen atoms and the carbon atoms with three bonds to hetero atoms attached to the same carbon chain, which is not interrupted by carbocyclic rings to an acyclic saturated chain
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/20—Hypnotics; Sedatives
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D241/00—Heterocyclic compounds containing 1,4-diazine or hydrogenated 1,4-diazine rings
- C07D241/02—Heterocyclic compounds containing 1,4-diazine or hydrogenated 1,4-diazine rings not condensed with other rings
- C07D241/04—Heterocyclic compounds containing 1,4-diazine or hydrogenated 1,4-diazine rings not condensed with other rings having no double bonds between ring members or between ring members and non-ring members
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/06—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings linked by a chain containing hetero atoms as chain links
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Epidemiology (AREA)
- Engineering & Computer Science (AREA)
- General Chemical & Material Sciences (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Anesthesiology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Materials For Photolithography (AREA)
- Plural Heterocyclic Compounds (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
- Pyridine Compounds (AREA)
Description
- Das Auffinden eines neuen Verfahrens zur Behandlung von Schlafstörungen wird allgemein als wichtig erachtet. Es sind bereits eine ganze Reihe von den Schlaf beeinflussenden Zubereitungen bekannt, die als Wirkstoff in der Regel Hypnotika wie Benzodiazepine, Barbiturate und dergleichen enthalten. Die vorliegende Erfindung betrifft die Verwendung von speziellen N-Arylpiperazinalkanamid-Derivaten zur Herstellung eines Einschlaf- oder Durchschlafmittels. Einige der N-Arylpiperazinalkanamid-Derivate sind aus der Eur. Pat. Nr. 0,068,644 bekannt und sollen sich zum Schutz des Herzens vor durch Ischämie, Anoxie oder Hypoxie hervorgerufener Myokardverletzung eignen.
- In der
US-PS 3,267,104 sind ferner einige N-Arylpiperazinalkanamid-Derivate mit einem Alkylsubstituenten an der Piperazineinheit als die Koronarien erweiternde Mittel, Lokalanästhetika, das zentrale Nervensystem stimulierende Mittel und Anticarrageenine beschrieben. - Die Wirkstoffe der Formel (I') sind neu und wurden speziell zur Verwendung als Wirksubstanzen bei dem erfindungsgemäßen Verfahren entwickelt. Diese Verbindungen können durch die Formelderen pharmazeutisch unbedenkliche Säureadditionssalze und deren stereochemisch isomere Formen wiedergegeben werden, wobei
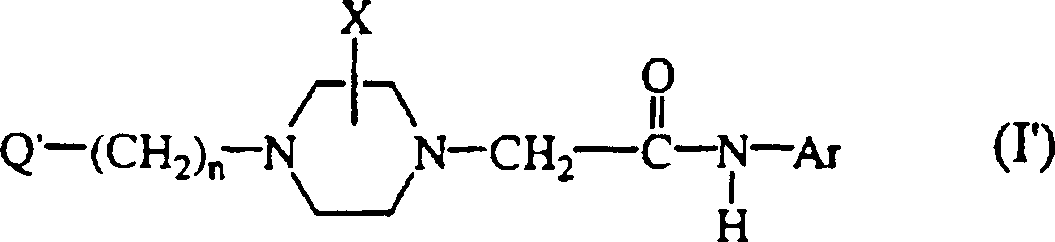
X für C1-6-Alkyl, Hydroxy-C1-6-alkyl, Aminocarbonyl oder Mono- und Di(C1–6-alkyl)aminocarbonyl;
Ar für in 4-Stellung mit Amino, Mono- und Di(C1-4-alkyl)amino, C1–4-Alkylcarbonylamino, Amino carbonylamino, C1–4-Alkylcarbonyl, Aminocarbonyl, Cyano oder Halogen substituiertes 2,6-Dihalogenphenyl;
-(CH2)n- für einen zweiwertigen Rest, worin n für die ganze Zahl 3 oder 4 steht und ein Wasserstoff durch C1–6-Alkyl ersetzt sein kann; und
Q für 2,2-Dihalogenphenylethenyl oder 2,2-Dihalogenphenylethyl steht. - In den vorstehenden Definitionen steht Halogen generell für Fluor, Chlor, Brom und Iod, wobei Fluor bevorzugt ist; und "C1–6-Alkyl" soll geradkettige und verzweigte gesättigte Kohlenwasserstoffreste mit 1 bis 6 Kohlenstoffatomen, wie beispielsweise Methyl, Ethyl, 1-Methylethyl, 1,1'-Dimethylethyl, Propyl, Butyl, Pentyl und dergleichen, einschließen.
- Es versteht sich, daß die Verbindungen der Formel (I') in hydratisierter Form oder als Lösungsmitteladdukte vorliegen können und die Erfindung alle derartigen Formen umfaßt.
- Eine interessante Untergruppe von Verbindungen der Formel (I') besteht aus denjenigen Verbindungen, bei denen Ar für in 4-Stellung mit Amino, Mono- und Di(C1–4-alkyl)amino, C1–4-Alkylcarbonylamino, Aminocarbonylamino, C1–4-Alkylcarbonyl, Aminocarbonyl, Cyano oder Halogen substituiertes 2,6-Dihalogenphenyl steht.
- Ganz besonders bevorzugte Verbindungen werden aus der Gruppe bestehend aus 2-(Aminocarbonyl)-N-(4-amino-2,6-dichlorphenyl)-4-[5,5-bis(4-fluorphenyl)pentyl]-1-piperazinacetamid, pharmazeutisch unbedenklichen Säureadditionssalzen und möglichen stereochemisch isomeren Formen davon ausgewählt.
- Die Herstellung der Verbindungen der Formel (I') kann nach den in der obigen
US-PS 3,267,104 und der Eur. Pat. Nr. 68,544 beschriebenen oder analogen Verfahren erfolgen. Im folgenden werden einige spezielle Synthesen der Verbindungen der Formel (I') näher erläutert. - Die Verbindungen der Formel (I') sind allgemein durch N-Alkylierung eines entsprechend substituierten Piperazins der Formel (II) mit einem Reagenz der Formel (III') oder durch N-Alkylierung eines entsprechend substituierten Piperazins der Formel (IV') mit einem Reagenz der Formel (V) erhältlich.
-

- Im obigen Reaktionsschema besitzen Q', -(CH2)n-, X und Ar die oben angegebenen Bedeutungen und W steht für eine geeignete Abgangsgruppe, wie beispielsweise Halogen, z.B. Chlor, Brom oder Iod, oder eine Sulfonyloxygruppe, z.B. Methylsulfonyloxy oder 4-Methylphenylsulfonyloxy. Die N-Alkylierungsreaktion von (II) mit (III') und (IV') mit (V) erfolgt zweckmäßigerweise in einem inerten organischen Lösungsmittel, wie beispielsweise einem aromatischen Kohlenwasserstoff, z.B. Benzol, Methylbenzol, Dimethylbenzol und dergleichen; einem niederen Alkanol, z.B. Methanol, Ethanol, 1-Butanol und dergleichen; einem Keton, z.B. 2-Propanon, 4-Methyl-2-pentanon und dergleichen; einem Ether, z.B. 1,4-Dioxan, 1,1'-Oxybisethan, Tetrahydrofuran, Methoxyethanol und dergleichen; einem polar aprotischen Lösungsmittel, z.B. N,N-Dimethylformamid (DMF), N,N-Dimethylacetamid (DMA), Nitrobenzol, Dimethylsulfoxid (DMSO), 1-Methyl-2-pyrrolidinon und dergleichen. Zur Bindung der bei der Umsetzung freigesetzten Säure kann der Zusatz einer geeigneten Base, wie zum Beispiel eines Alkalimetallcarbonats oder -hydrogencarbonats, Natriumhydrid oder einer organischen Base, wie zum Beispiel N,N-Diethylethanamin oder N-(1-Methylethyl)-2-propanamin, zweckmäßig sein. In einigen Fällen ist die Zugabe eines Iodidsalzes, vorzugsweise eines Alkalimetalliodids, angebracht. Die Reaktion wird möglicherweise durch leicht erhöhte Temperaturen beschleunigt. Die Verbindungen der Formel (I') können auch durch Umsetzung eines Piperazins der Formel (II) mit der entsprechenden carbonyloxidierten Form des Reagenzes der Formel (III') nach an sich bekannten reduktiven Aminierungsmethoden hergestellt werden, d.h. durch Rühren und gegebenenfalls Erhitzen der Reaktanden in einem geeigneten reduzierend wirkenden Medium, z.B. im Rahmen der Bedingungen einer katalytischen Hydrierung. Die Verbindungen der Formel (I') können auch durch Umsetzung eines Carbonsäurederivats der Formel (VI'), worin R5 für Hydroxy, C1–6-Alkyloxy, Aryloxy, Amino, Chlor, C1–6-Alkyloxycarbonyloxy oder eine Sulfonyloxygruppe steht, mit einem Amin der Formel (VII) hergestellt werden, indem man die Reaktanden in einem geeigneten Lösungsmittel, wie beispielsweise einem Alkanol, z.B. Methanol oder Ethanol; einem Ether, z.B. 1,4-Dioxan oder Tetrahydrofuran; N,N-Dimethylformamid oder 4-Methyl-2-pentanon zusammenrührt und gegebenenfalls erhitzt.
-

- In einigen Fällen können die Verbindungen der Formel (I') auch nach alternativen Verfahrensweisen hergestellt werden, die in der Eur. Pat. Nr. 0,068,544 beschrieben werden, worauf hiermit ausdrücklich Bezug genommen wird.
- Die Verbindungen der Formel (I') können durch an sich bekannte Verfahrensweisen zur Transformation funktioneller Gruppen ineinander umgewandelt werden. Einige Beispiele für derartige Verfahrensweisen werden im folgenden angeführt.
- a) Die Verbindungen der Formel (I'), bei denen Ar für in 4-Stellung mit Aminocarbonyl substituiertes 2,6-Dihalogenphenyl und X für Aminocarbonyl steht, können in Verbindungen der Formel (I'), bei denen X für Mono- bzw. Di(C1–6-alkyl)aminocarbonyl steht, umgewandelt werden, indem man die Ausgangsverbindung mit einem geeigneten C1–6-Alkylhalogenid nach an sich bekannten N-Alkylierungsmethoden rührt und gegebenenfalls erhitzt.
- b) Einige Verbindungen der Formel (I'), bei denen Ar für in 4-Stellung mit einer Aminofunktion substituiertes 2,6-Dihalogenphenyl steht, können nach an sich bekannten Methoden, wie beispielsweise N-Alkylierung, N-Acylierung, reduktive N-Alkylierung und dergleichen, weiter derivatisiert werden. 1) Die Einführung von C1_4-Alkylcarbonylgruppen gelingt durch Umsetzung des Amin-Edukts mit einer geeigneten Carbonsäure oder einem Derivat davon, wie beispielsweise einem Säurehalogenid, Säureanhydrid und dergleichen, in einem geeigneten, unter den Reaktionsbedingungen inerten Lösungsmittel; 2) die Einführung von C1_4-Alkylgruppen gelingt durch Umsetzung des Amin-Edukts mit einem Alkanal oder Alkanon unter Wasserstoffatmosphäre und in Gegenwart eines geeigneten Katalysators, wie Palladium auf Aktivkohle, Platin auf Aktivkohle und dergleichen, in einem geeigneten Lösungsmittel, wie Methanol, Ethanol und dergleichen. Zur Verhinderung der unerwünschten weiteren Hydrierung bestimmter funktioneller Gruppen in den Reaktanden und Reaktionsprodukten kann es vorteilhaft sein, der Reaktionsmischung ein geeignetes Katalysatorgift zuzusetzen, z.B. Thiophen und dergleichen; 3) die Einführung einer Aminocarbonylgruppe gelingt durch Umsetzung des Amin-Edukts mit einem geeigneten Alkalimetallcyanat in saurer wäßriger Lösung.
- c) Einige Verbindungen der Formel (I'), bei denen Ar für mit einer Cyanogruppe substituiertes 2,6-Dihalogenphenyl steht, können durch Teilhydrolyse in die entsprechenden Verbindungen, bei denen Phenyl mit einer Aminocarbonylgruppe substituiert ist, überführt werden. Die Hydrolysereaktion erfolgt vorzugsweise in wäßrig-saurem Medium, z.B. einer wäßrigen Schwefelsäure-, Salzsäure- oder Phosphorsäurelösung, bei Raumtemperatur oder leicht erhöhter Temperatur.
- d) Einige Verbindungen der Formel (I'), bei denen Ar für mit einer Cyanogruppe substituiertes 2,6-Dihalogenphenyl steht, können auch in die entsprechenden Aminomethylphenylverbindungen umgewandelt werden, indem man die Cyanid-Ausgangsverbindungen in einem wasserstoffhaltigen Medium in Gegenwart einer geeigneten Menge eines geeigneten Katalysators, wie beispielsweise Palladium-auf-Aktivkohle, in einem geeigneten Lösungsmittel, wie Methanol, rührt.
- Bei allen vor- und nachstehenden Umsetzungen können die Reaktionsprodukte aus der Reaktionsmischung isoliert und nötigenfalls nach allgemein bekannten und üblichen Methoden weiter gereinigt werden.
- Man kann die Verbindungen der Formel (I') als solche oder in Form ihrer Säureadditionssalze einsetzen.
- Letztere kann man zweckmäßig durch Behandeln der Basenform mit geeigneten Säuren erhalten, beispielsweise mit anorganischen Säuren wie Halogenwasserstoffsäuren, z.B. Chlorwasserstoffsäure, Bromwasserstoffsäure und dergleichen, sowie Schwefelsäure, Salpetersäure, Phosphorsäure und dergleichen, oder mit organischen Säuren, wie beispielsweise Essigsäure, Propionsäure, Hydroxyessigsäure, 2-Hydroxypropionsäure, 2-Oxopropionsäure, Ethandicarbonsäure, Propandicarbonsäure, Butandicarbonsäure, (Z)-2-Butendicarbonsäure, (E)-2-Butendicarbonsäure, 2-Hydroxybutandicarbonsäure, 2,3-Dihydroxybutandicarbonsäure, 2-Hydroxy-1,2,3-propantricarbonsäure, Methansulfonsäure, Ethansulfonsäure, Benzolsulfonsäure, 4-Methylbenzolsulfonsäure, Cyclohexansulfaminsäure, 2-Hydroxybenzoesäure, 4-Amino-2-hydroxybenzoesäure und dergleichen.
- Die Zwischenprodukte der Formel (IV') und (II) sind aus einem entsprechend substituierten Piperazin der Formel (VIII) zugänglich, indem man letzteres nach den für die Herstellung von (I') aus (II) und (III') beschriebenen N-Alkylierungsmethoden mit einem Reagenz der Formel (III') bzw. (V) umsetzt und danach die Schutzgruppe P in den so erhaltenen Zwischenprodukten (IV'-a) und (II-a) abspaltet.
-
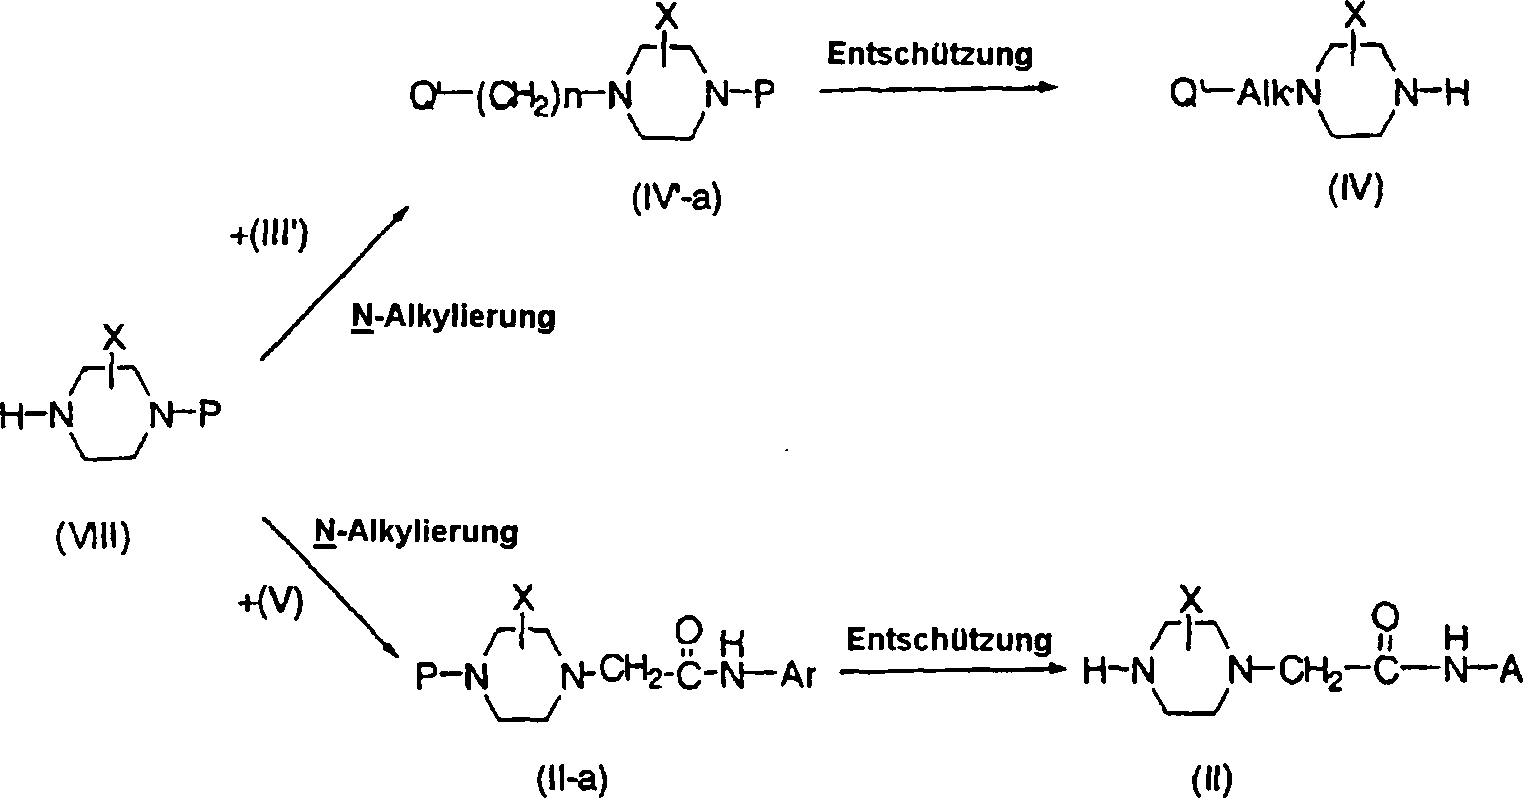
- In den Formeln (VIII), (IV'-a) und (II-a) steht P für eine Schutzgruppe, die durch Hydrierung oder Hydrolyse leicht abgespalten werden kann, wie beispielsweise Phenylmethyl, C1–4-Alkyloxycarbonyl, z.B. Ethoxycarbonyl, 1,1'-Dimethylethyloxycarbonyl, und dergleichen. In einigen Fällen können die Zwischenprodukte (IV') und (II) auch aus einem ungeschützten Analogon der Formel (VI), worin P für Wasserstoff steht, hergestellt werden. Insbesondere wenn der Reaktivitätsunterschied der beiden Stickstoffatome aufgrund der Beschaffenheit des Substituenten X eine spezifische N-Alkylierung erlaubt. Das als Edukt verwendete Piperazin der Formel (VIII) ist nach den gleichen Methoden wie in der Eur. Pat. mit der Veröffentlichungsnummer 0,068,544 und der
US-PS 3,267,104 zugänglich, worauf hiermit ausdrücklich Bezug genommen wird. - Die Zwischenprodukte der Formel (II) und (IV') mit einem Rest der Formel -C(=O)-NHR6, wobei R6 für Wasserstoff oder C1–6-Alkyl steht, in der α-Stellung der sekundären Aminofunktion, nämlich (II-b) und (IV'-b), können auch durch Umsetzung eines Zwischenprodukts der Formel (IX) mit einem Reagenz der Formel (V) bzw. (III') nach den für die Herstellung von (I') aus (II) und (III') beschriebenen N-Alkylierungsmethoden und anschließende Hydrolyse der so erhaltenen Verbindungen (X') und (XI) in einem geeigneten Medium, vorzugsweise einem sauren wäßrigen Medium, hergestellt werden.
-
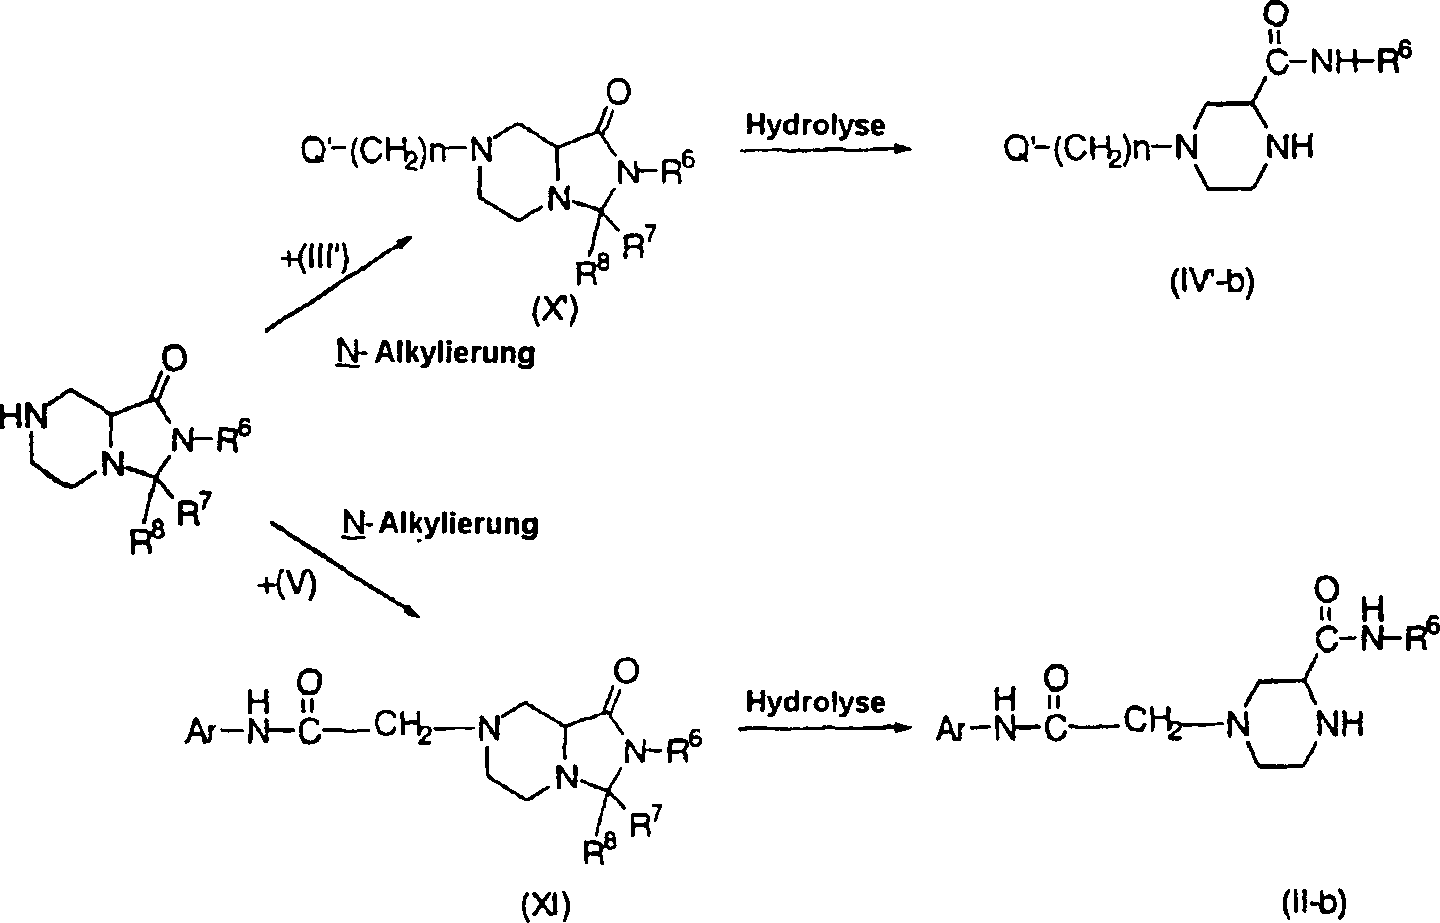
- Im vorhergehenden Reaktionsschema stehen R7 und R8 unabhängig voneinander für Wasserstoff oder C1–6-Alkyl.
- Zur Herstellung der Zwischenprodukte der Formel (V) kann man ein entsprechendes Säurehalogenid (XII) mit einem Amin (VII) umsetzen, gegebenenfalls in einem geeigneten Lösungsmittel, wie einem aromatischen Kohlenwasserstoff und dergleichen.
-

- In den vorhergehenden Reaktionsschemata hat W die gleiche Bedeutung wie oben.
- Die Amin-Edukte der Formel (VII), bei denen Ar für einen Rest der Formel (a) steht, können nach Verfahrensweisen hergestellt werden, die beispielsweise im Journal of the American Chemical Society 71, 2205 (1949), und im Journal of the Pharmaceutical Society of Japan 72, 665 (1952) beschrieben werden; diejenigen Amin-Edukte der Formel (VII), bei denen Ar für ein substituiertes Idinyl steht, können nach Verfahrensweisen hergestellt werden, die beispielsweise in Chemische Berichte, 72, 577–581 (1939), beschrieben werden.
- Die Zwischenprodukte der Formel (III') können nach an sich bekannten Verfahrensweisen hergestellt werden, die beispielsweise in der Eur. Pat. Nr. 0,068,544 beschrieben werden.
- Insbesondere seien die folgenden Herstellungsmethoden aufgeführt. Zwischenprodukte der Formel (III'), bei denen Q für 2,2-Diarylethenyl steht, können durch Addition eines entsprechenden Wittig-Reagenzes (C6H5) P+-Alk'-COOH-Br– (XIII) an ein Diarylmethanon nach in der Eur. Pat. mit der Veröffentlichungsnummer 0,098,690 beschriebenen Methoden hergestellt werden. Die Carbonsäuregruppierung in der so erhaltenen Diarylalkensäure kann anschließend nach an sich bekannten Methoden reduziert und in eine geeignete Abgangsgruppe umgewandelt werden. Alk' in Formel (XIII) hat die gleiche Bedeutung wie Alk, vorausgesetzt, daß eine Methylengruppe fehlt.
- Die Verbindungen der Formel (I') und einige der Zwischenprodukte der vorliegenden Erfindung weisen in ihrer Struktur ein oder mehrere asymmetrische Kohlenstoffatome auf. Dabei kann jedes dieser chiralen Zentren in R- und S-Konfiguration vorliegen, wobei die R- und S-Schreibweise den von R.S. Cahn, C. Ingold und V. Prelog in Angew. Chem., Int. Ed. Engl., 5, 385, 511 (1966), beschriebenen Regeln entspricht.
- Die Verbindungen der Formel (I'), die eine Alkengruppierung enthalten, können in "E"- oder "Z"-Form vorliegen, wobei die E- und Z-Schreibweise die in J. Org. Chem., 35, 2849–2868 (1970), beschriebene Bedeutung hat.
- Reine stereochemisch isomere Formen der Verbindungen der Formel (I) sind nach an sich bekannten Verfahren erhältlich. Diastereoisomere können durch physikalische Trennungsverfahren, wie z.B. selektive Kristallisation, und chromatographische Techniken, z.B. Gegenstromverteilung, aufgetrennt werden, während Enantiomere durch selektive Kristallisation ihrer diastereomeren Salze mit optisch aktiven Säuren voneinander getrennt werden können.
- Reine stereochemisch isomere Formen können auch von den entsprechenden reinen stereochemisch isomeren Formen geeigneter Ausgangsstoffe abgeleitet werden, vorausgesetzt, daß die Umsetzung stereospezifisch verläuft.
- Die Racemate aus cis- und trans-Diastereomeren können selbstverständlich nach hinreichend bekannten Verfahren noch weiter in ihre optischen Isomere, nämlich cis(+), cis(–), trans(+) und trans(–), aufgetrennt werden.
- Die Verwendung der Verbindungen der Formel (I'), ihrer pharmazeutisch unbedenklichen Säureadditionssalze und ihrer stereochemisch isomeren Formen bei der Herstellung eines erfindungsgemäßen Arzneimittels beruht auf ihren wertvollen, den Schlaf verbessernden Eigenschaften. Insbesondere erhöhen sie die Gesamtschlafzeit, in erster Linie durch Förderung des orthodoxen Schlafs und Verminderung des Aufwachens. Diese Eigenschaft geht aus den bei der Prüfung "orthodoxer Schlaf bei Hunden" erhaltenen Ergebnissen eindeutig hervor. Dank ihrer Fähigkeit zur Verbesserung des Schlafs eignen sich die erfindungsgemäßen Verbindungen offensichtlich zur Verbesserung des Schlafs bei Warmblütern mit Schlafstörungen.
- Ein weiterer Vorteil der erfindungsgemäßen Arzneimittel besteht darin, daß die Verbindungen der Formel (I') die obengenannten schlafverbessernden Eigenschaften bei oraler Verabreichung zeigen. Neben ihren schlafverbessernden Eigenschaften besitzen die erfindungsgemäßen Verbindungen die gleichen wertvollen pharmakologischen Eigenschaften wie die Verbindungen der europäischen Patentanmeldung 68,644 und insbesondere wie die darin bevorzugte Verbindung, d.h. 3-(Aminocarbonyl)-4-[4,4-bis(4-fluorphenyl)butyl]-N-(2,6-dichlorphenyl)-1-piperazinacetamid, das auch als Mioflazin (Freiname) bezeichnet wird. Zu diesen wertvollen pharmakologischen Eigenschaften, die in der erwähnten europäischen Patentanmeldung 68,644 und z.B. in Cardiovascular Research, 18, 528–537 (1984) und Cardiovascular Research, 20, 658–664 (1986), beschrieben werden, gehören insbesondere die Fähigkeit zur Verbesserung der Durchblutung des Herzmuskelgewebes, der Schutz vor Herzinfarkten, der Schutz gegen Calciumüberladung des Herzens und die Hemmung des Nukleosidtransports.
- Die Verbindungen der Formel (I') können bei der erfindungsgemäßen Herstellung eines Arzneimittels als solche oder als geeignete pharmazeutische Zusammensetzungen verwendet werden.
- Zur Herstellung derartiger pharmazeutischer Zusammensetzungen vereinigt man eine wirksame Menge der Verbindung der Formel (I) in Basenform oder als Säureadditionssalz als Wirkstoff in Form einer innigen Mischung mit einem pharmazeutisch unbedenklichen Träger, der je nach der zur Verabreichung gewünschten Darreichungsform verschiedenste Formen annehmen kann. Diese pharmazeutischen Zusammensetzungen liegen gewünschtenfalls in Einzeldosisform vor, die sich insbesondere zu oralen, rektalen oder perkutanen Verabreichungen oder zur parenteralen Injektion eignet. Bei der Herstellung der Zusammensetzungen in oraler Dosisform können beispielsweise alle üblichen pharmazeutischen Medien verwendet werden, wie beispielsweise Wasser, Glykole, Öle, Alkohole und dergleichen bei oralen Flüssigpräparaten, wie Suspensionen, Sirupen, Elixieren und Lösungen, oder feste Träger, wie Stärken, Zucker, Kaolin, Gleitmittel, Bindemittel, Sprengmittel und dergleichen bei Pulvern, Pillen, Kapseln und Tabletten. Aufgrund ihrer leichten Verabreichbarkeit stellen Tabletten und Kapseln die vorteilhafteste orale Einzeldosisform dar, wobei man natürlich feste pharmazeutische Träger verwendet. Bei Zusammensetzungen zur parenteralen Applikation besteht der Träger in der Regel zumindest größtenteils aus sterilem Wasser, obwohl auch weitere Bestandteile, zum Beispiel zur Förderung der Löslichkeit, vorhanden sein können. Es lassen sich zum Beispiel Injektionslösungen herstellen, bei denen der Träger aus Kochsalzlösung, Glukoselösung oder einer Mischung aus Kochsalz- und Glukoselösung besteht. Ferner lassen sich Injektionssuspensionen herstellen, wobei geeignete flüssige Träger, Suspendiermittel und dergleichen verwendet werden können. Bei den zur perkutanen Verabreichung geeigneten Zusammensetzungen enthält der Träger gegebenenfalls ein Penetriermittel und/oder ein geeignetes Netzmittel, gegebenenfalls in Kombination mit kleineren Mengen geeigneter Zusatzstoffe jeglicher Art, die keine wesentliche negative Wirkung auf die Haut ausüben. Diese Zusatzstoffe können die Verabreichung auf die Haut erleichtern und/oder bei der Herstellung der gewünschten Zusammensetzungen von Nutzen sein. Diese Zusammensetzungen können auf verschiedenen Wegen verabreicht werden, z.B. als transdermales Pflaster, als Direktauftrag oder als Salbe. Bei der Herstellung von wäßrigen Zusammensetzungen sind Säureadditionssalze von (I) aufgrund ihrer höheren Wasserlöslichkeit offensichtlich gegenüber der entsprechenden Basenform besser geeignet. Zwecks einfacherer Verabreichung und einheitlicher Dosierung ist es besonders vorteilhaft, die oben genannten pharmazeutischen Zusammensetzungen in Einzeldosisform zu formulieren. Der Begriff Einzeldosisform, wie er hier in der Beschreibung und in den Ansprüchen verwendet wird, bezieht sich auf physikalisch diskrete Einheiten, die sich als Einheitsdosen eignen, wobei jede Einheit eine vorbestimmte Menge des Wirkstoffs enthält, die so berechnet ist, daß in Verbindung mit dem erforderlichen pharmazeutischen Träger die gewünschte therapeutische Wirkung erzielt wird. Beispiele für solche Einzeldosisformen sind Tabletten (darunter Tabletten mit Bruchrille und Dragees), Kapseln, Pillen, Pulverbeutel, Oblaten, Injektionslösungen, Injektionssuspensionen, ein Teelöffel voll, ein Eßlöffel voll und dergleichen sowie deren getrennt vorliegende Vielfache davon.
- Aus den im folgenden dargestellten Ergebnissen kann der Fachmann leicht eine zur Schlafverbesserung wirksame Menge bestimmen. Im allgemeinen wird angenommen, daß eine wirksame Menge von 0,001 mg/kg bis 100 mg/kg Körpergewicht, vorzugsweise 0,01 mg/kg bis 10 mg/kg Körpergewicht, beträgt.
- Die folgenden Beispiele sollen die Erfindung näher erläutern, ohne ihren Schutzbereich einzuschränken. Alle dort angegebenen Teile beziehen sich auf das Gewicht, sofern nicht anders vermerkt.
- VERSUCHSTEIL A. Herstellung von Zwischenprodukten
- Beispiel 1
- a) Eine Mischung aus 13,36 Teilen 2-Chlor-N-[2,6-dimethyl-4-(phenylmethoxy)phenyl]acetamid, 6,76 Teilen Hexahydro-3,3-dimethylimidazo[1,5-a]pyrazin-1(5H)-on, 7,8 Teilen N,N-Diethylethanamin und 180 Teilen N,N-Dimethylformamid wurde 20 Stunden bei 70°C gerührt. Der nach Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in Wasser aufgenommen, wonach das Produkt zweimal mit Dichlormethan extrahiert wurde. Die vereinigten Extrakte wurden mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 95:5 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die gewünschte Fraktion wurde aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde aus Acetonitril kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was 11,66 Teile (66,8) N-[2,6-Dimethyl-4-(phenylmethoxy)phenyl]hexahydro-3,3- dimethyl-1-oxoimidazo-[1,5-a]pyrazin-7(8H)-acetamid, Fp. 223,8°C, ergab (Zwischenp. 1).
- b) Eine Mischung aus 11,10 Teilen N-[2,6-Dimethyl-4-(phenylmethoxy)phenyl]hexahydro-3,3-dimethyl-loxoimidazo-[1,5-a]pyrazin-7(8H)-acetamid und 100 Teilen einer 0,5 N Salzsäurelösung wurde 2 Stunden bei Rückflußtemperatur gerührt. Nach dem Abkühlen wurde die Reaktionsmischung mit einer 50%igen Natriumhydroxidlösung behandelt. Das Produkt wurde zweimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden getrocknet, filtriert und eingedampft. Der Rückstand wurde in 2,2'-Oxybispropan suspendiert. Das Produkt wurde abfiltriert und getrocknet, was 8,19 Teile (82,6%) 3-(Aminocarbonyl)-N-[2,6-diethyl-4-(phenyl-methoxy)phenyl]-1-piperazinacetamid ergab (Zwischenp. 2).
- Die folgenden Verbindungen wurden analog hergestellt: 3-(Aminocarbonyl)-N-[2,6-dichlor-4-cyanophenyl)-1-piperazinacetamid (Zwischenp. 3), Fp. 205,5°C und 3-(Aminocarbonyl)-N-[2,4,6-trichlorphenyl)-1-piperazinacetamid (Zwischenp. 4).
- Beispiel 2
- Eine Mischung aus 15,33 Teilen N-Methyl-2-piperazincarbonsäureamid, 27,2 Teilen 2-Chlor-N-(2,4,6-trichlorphenyl)acetamid, 9,8 Teilen N,N-Diethylethanamin und 300 Teilen 2-Methoxyethanol wurde 3 Stunden bei 60°C gerührt. Der nach Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in etwas Wasser aufgenommen und mit Natriumcarbonat behandelt. Das Produkt wurde dreimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden getrocknet, filtriert und eingedampft. Der Rückstand wurde aus Acetonitril kristallisiert. Das Produkt wurde abfiltriert (das Filtrat wurde beiseite gestellt) und getrocknet, was eine erste Fraktion von 9,27 Teilen (24,4%) 3-[(Methylamino)carbonyl]-N-(2,4,6-trichlorphenyl)-1-piperazinacetamid ergab. Das beiseite gestellte Filtrat (siehe oben) wurde eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und 2-Propanol im Volumenverhältnis 90:10 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die gewünschte Fraktion wurde aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde aus Acetonitril kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was eine zweite Fraktion von 5,93 Teilen (15,6%) 3-[(Methylamino)carbonyl]-N-(2,4,6-trichlorphenyl)-1-piperazinacetamid, Fp. 168,9°C, ergab.
- Gesamtausbeute: 15,2 Teile (40,0) 3-[(Methylamino)carbonyl]-N-(2,4,6-trichlorphenyl)-1-piperazinacetamid (Zwischenp. 5).
- Beispiel 3
- a) Eine Mischung aus 51 Teilen 1,1'-(5-Brom-1-penten-1yliden)bis[4-fluorbenzol], 25,4 Teilen Hexahydro-3,3-dimethylimidazo-[1,5-a]pyrazin-1(5H)-on, 35,5 Teilen N,N-Diethylethanamin und 270 Teilen N,N-Dimethylformamid wurde über Nacht bei 70°C gerührt. Nach Eindampfen wurde der Rückstand in Trichlormethan aufgenommen. Die organische Schicht wurde mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 96:4 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurde aufgefangen und vom Elutionsmittel befreit, was 60 Teile (94,0%) 7-[5,5-Bis(4-fluorphenyl)-4-pentenyl]hexahydro-3,3-dimethylimidazo-[1,5-a]pyrazin-1(5H)-on (Zwischenp. 6) als Rückstand ergab.
- b) Eine Mischung aus 60 Teilen 7-[5,5-Bis(4-fluorphenyl)-4-pentenyl]hexahydro-3,3-dimethylimidazo[1,5-a]pyrazin-1(5H)-on und 850 Teilen einer 0,5 N Salzsäurelösung wurde 2 Stunden bei Rückflußtemperatur gerührt. Nach dem Abkühlen wurde die Reaktionsmischung mit Kaliumcarbonat behandelt. Das Produkt wurde mit Trichlormethan extrahiert. Das Extrakt wurde getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 95:5 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurde aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde aus 1,1'-Oxybisethan kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was 29,5 Teile (50%) 4-[5,5-Bis(4-fluorphenyl)pentenyl]-2-piperazincarbonsäureamid-monohydrat, Fp. 51,3°C, ergab (Zwischenp. 7).
- Die folgenden Verbindungen wurden analog hergestellt:
4-[5,5-Bis(4-fluorphenyl)pentyl]-2-piperazincarbonsäureamid (Zwischenp. 8) und
4-(5,5-Diphenylpentyl)-2-piperazincarbonsäureamid (Zwischenp. 9). - Beispiel 4
- Eine Mischung aus 17,7 Teilen N-(4-Chlorbutyl)-4-fluor-N-(4-fluorphenyl)benzolamin, 23,3 Teilen 2-Piperazincarbonsäureamid, 17,6 Teilen N,N-Diethylethanamin und 300 Teilen 2-Methoxyethanol wurde 48 Stunden bei 70°C gerührt. Der nach Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in Wasser und etwas Methanol aufgenommen. Das Produkt wurde zweimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und mit Ammoniak gesättigtem Methanol im Volumenverhältnis 95:5 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde aus einem Gemisch aus 2,2'-Oxybispropan und Acetonitril im Volumenverhältnis 80:20 kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was 12,82 Teile (55,0%) 4-[4-[Bis(4-fluorphenyl)amino]butyl]-2-piperazincarbonsäureamid, Fp. 67,4°C, ergab (Zwischenp. 10) .
- Die folgenden Verbindungen wurden analog hergestellt:
4-[3-[Bis(4-fluorphenyl)methoxy]propyl]-2-piperazincarbonsäureamid als Rückstand (Zwischenp. 11);
N,N-Bis(4-fluorphenyl-3-methyl-1-piperazinbutanamid als Rückstand (Zwischenp. 12);
3-(Aminocarbonyl)-N,N-bis(4-fluorphenyl)-1-piperazinbutanamid als Rückstand (Zwischenp. 13)
und 4-[5,5-Bis(4-fluorphenyl)pentyl]-N-methyl-2-piperazincarbonsäureamid als Rückstand (Zwischenp. 14). - Beispiel 5
- a) Eine Mischung aus 74,2 Teilen 1,1'-(5-Brom-1-penten-1-yliden)bis[4-fluorbenzol], 43,8 Teilen 4-(Phenylmethyl)-2-piperazincarbonsäureamid, 38,9 Teilen N,N-Diethylethanamin und 1350 Teilen N,N-Dimethylformamid wurde 20 Stunden bei 70°C gerührt. Der nach Eindampfen der Reaktionsmischung im Vakuum verbleibende Rückstand wurde in Dichlormethan gerührt. Nach Abfiltrieren des Niederschlags wurde das Filtrat dreimal mit 200 Teilen Wasser und einmal mit 200 Teilen verdünnter Ammoniumhydroxidlösung gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 97:3 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit, was 58,9 Teile (61,9%) 1-[5,5-Bis(4-fluorphenyl)-4-pentenyl]-4-(phenylmethyl)-2-piperazincarbonsäureamid als Rückstand ergab (Zwischenp. 15).
- b) Eine Lösung von 56,9 Teilen 1-[5,5-Bis(4-fluorphenyl)-4-pentenyl]-4-(phenylmethyl)-2-piperazincarbonsäureamid in 400 Teilen Methanol wurde in einer Parr-Apparatur bei 50°C mit 5 Teilen Palladium-auf-Aktivkohle-Katalysator (10%) hydriert. Nach Aufnahme der berechneten Wasserstoffmenge wurde der Katalysator abfiltriert und das Filtrat im Vakuum eingedampft. Der Rückstand wurde in 2-Propanon gelöst, wonach das Ganze mit einem Gemisch aus Salzsäure und 2-Propanol angesäuert wurde. Nach Versetzen mit 2,2'-Oxybispropan wurde die überstehende Flüssigkeit abdekantiert, und der Niederschlag wurde in 2,2'-Oxybispropan gerührt. Das ausgefallene Produkt wurde abfiltriert und in Wasser gelöst. Nach Waschen mit 2,2'-Oxybispropan wurde die wäßrige Schicht mit Ammoniumhydroxid behandelt und das Produkt mit Trichlormethan extrahiert. Das Extrakt wurde mit Natriumchloridlösung gewaschen, getrocknet, filtriert und eingedampft (unter Trichlormethan), was 35,2 Teile (76,3%) 1-[5,5-Bis(4-fluorphenyl)pentyl]-2-piperazincarbonsäureamid als Rückstand ergab (Zwischenp. 16).
- Die folgende Verbindung wurde analog hergestellt: 1-[5,5-Bis(4-fluorphenyl)pentyl]-2-methylpiperazin als Rückstand (Zwischenp. 17).
- Beispiel 6
- a) 580 Teile 1 N Natronlauge wurden in einem Eisbad gekühlt und dann mit 44 Teilen 3-Methyl-1-(phenylmethyl)piperazin und 82,8 Teilen Tetrahydrofuran versetzt. Dann wurde bei einer Temperatur von etwa 5°C eine Lösung von 27,13 Teilen Chlorameisensäureethylester in 103,5 Teilen Tetrahydrofuran zugetropft. Nach beendeter Zugabe wurde noch 4 Stunden in einem Eisbad gerührt. Das Produkt wurde mit Dichlormethan extrahiert. Das Extrakt wurde mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 99:1 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit, was 55 Teile (87,8%) 2-Methyl-4-(phenylmethyl)-1-piperazincarbonsäureethylester als Rückstand ergab (Zwischenp. 18).
- b) Eine Mischung aus 21 Teilen 2-Methyl-4-(phenylmethyl)-1-piperazincarbonsäureethylester und 200 Teilen Methanol wurde bei Normaldruck und Raumtemperatur mit 3 Teilen Palladium-auf-Aktivkohle-Katalysator (10%) hydriert. Nach Aufnahme der berechneten Wasserstoffmenge wurde der Katalysator abfiltriert und das Filtrat eingedampft. Der Rückstand wurde zweimal destilliert, was 23 Teile (100%) 2-Methyl-1-piperazincarbonsäureethylester, Kp. 95–98°C bei 66,5 Pa, ergab (Zwischenp. 19).
- c) Eine Mischung aus 14 Teilen 3-[5-Chlor-1-(4-fluorphenyl)pentyl]pyridin, 7,75 Teilen 2-Methyl-1piperazincarbonsäureethylester, 8,7 Teilen N,N-Diethylethanamin, 0,1 Teilen Kaliumiodid und 198 Teilen N,N-Dimethylformamid wurde 40 Stunden bei 70°C gerührt. Der nach Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in einem Gemisch aus Wasser und Natriumcarbonat aufgenommen. Die wäßrige Schicht wurde mit Trichlormethan extrahiert. Das Extrakt wurde mit einer wäßrigen Natriumcarbonatlösung und Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 98:2 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit, was 18 Teile (96,7%) 4-[5-(4-Fluorphenyl)-5-(3-pyridinyl)pentyl]-2-methyl-1piperazincarbonsäureethylester als Rückstand ergab (Zwischenp. 20).
- d) Eine Mischung aus 12 Teilen 4-[5-(4-Fluorphenyl)-5-(3-pyridinyl)pentyl]-2-methyl-1-piperazincarbonsäureethylester, 16 Teilen Kaliumhydroxid und 128 Teilen 2-Propanol wurde 4 Tage bei Rückflußtemperatur gerührt. Nach dem Abkühlen wurde die Reaktionsmischung eingedampft. Der Rückstand wurde mit Wasser versetzt, und die Mischung wurde eingedampft, bis alle Spuren von 2-Propanol entfernt worden waren (dies wurde zweimal wiederholt). Der Rückstand wurde in Wasser aufgenommen, wonach das Produkt mit Dichlormethan extrahiert wurde. Das Extrakt wurde mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und mit Ammoniak gesättigtem Methanol im Volumenverhältnis 95:5 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit, was 6,7 Teile (67,6%) 1-[5-(4-Fluorphenyl)-5-(3-pyridinyl)pentyl]-3-methylpiperazin als Rückstand ergab (Zwischenp. 21). Die folgende Verbindung wurde analog hergestellt: 1-[5,5-Bis(4-fluorphenyl)pentyl]-3-methylpiperazin (Zwischenp. 22).
- Beispiel 7
- Ein vorher aus 11,34 Teilen Brommethan in 135 Teilen Tetrahydrofuran und 2,87 Teilen Magnesium hergestellter Grignard-Komplex wurde unter Rühren und unter Rückfluß tropfenweise mit einer Lösung von 9,31 Teilen 4-(Phenylmethyl}-2-piperazincarbonsäureethylester in 135 Teilen Tetrahydrofuran versetzt. Nach beendeter Zugabe wurde das Ganze gerührt und 2 Stunden unter Rückfluß erhitzt. Nach dem Abkühlen wurde die Mischung in ein Gemisch aus zerstoßenem Eis und konzentrierter Salzsäure gegossen. Nach Behandlung mit konzentriertem Ammoniumhydroxid wurden die Schichten getrennt, wonach die wäßrige Schicht mit Dichlormethan extrahiert wurde. Die vereinigten organischen Schichten wurden getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und mit Ammoniak gesättigtem Methanol im Volumenverhältnis 95:5 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit, was 2,7 Teile (38,4%) α,α-Dimethyl-4-(phenylmethyl)-2-piperazinmethanol als Rückstand ergab (Zwischenp. 23).
- Eine Mischung aus 6,4 Teilen α,α-Dimethyl-4-(phenylmethyl)-2-piperazinmethanol und 50 Teilen Polyphosphorsäure wurde 1 Stunde bei 140°C gerührt. Nach dem Abkühlen wurde mit Eiswasser versetzt und das Ganze mit einer 50%igen Natriumhydroxidlösung behandelt. Das Produkt wurde zweimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden mit Wasser gewaschen, getrocknet, filtriert und eingedampft, was 5 Teile (85,6%) 3-(1-Methylethenyl)-1-(phenylmethyl)piperazin als Rückstand ergab (Zwischenp. 24).
- Beispiel 8 a) Ein vorher aus 280 Teilen 1-Brom-4-fluorbenzol, 34,6 Teilen Magnesium und 392 Teilen 1,1'-Oxybisethan hergestellter Grignard-Komplex wurde unter Rühren und unter Rückfluß zu einer Lösung von 116 Teilen 5-Brompentansäureethylester in 392 Teilen 1,1'-Oxybisethan getropft. Nach beendeter Zugabe wurde noch 4 Stunden bei Rückflußtemperatur gerührt. Nach Zersetzen der Reaktionsmischung mit gesättigter Ammoniumchloridlösung wurde das Produkt mit 1,1'-Oxybisethan extrahiert. Das Extrakt wurde getrocknet, filtriert und eingedampft. Der Rückstand wurde in Hexan trituriert. Letzteres wurde verworfen, wonach der Rückstand aus Hexan kristallisiert wurde. Das Produkt wurde abfiltriert und bei Raumtemperatur getrocknet, was 100 Teile α-(4-Brombutyl)-4-fluor-α-(4-fluorphenyl)benzolmethanol, Fp. 55°C, ergab (Zwischenp. 25).
- b) Eine Mischung aus 100 Teilen α-(4-Brombutyl)-4-fluor-α-(4-fluorphenyl)benzolmethanol und 714 Teilen konzentrierter Salzsäure wurde unter Rühren 5 Stunden unter Rückfluß erhitzt. Nach Abkühlen der Reaktionsmischung wurde das Produkt mit 2,2'-Oxybispropan extrahiert. Das Extrakt wurde getrocknet, filtriert und eingedampft, was 92 Teile 1,1'-(5-Brom-1-penten-1-yliden)bis[4-fluorbenzol] als Rückstand ergab (Zwischenp. 26).
- c) Eine Mischung aus 92 Teilen 1,1'-(5-Brom-1-penten-1-yliden)bis[4-fluorbenzol] und 400 Teilen Methanol wurde bei Normaldruck und Raumtemperatur mit 5 Teilen Palladium-auf-Aktivkohle-Katalysator (10%) hydriert. Nach Aufnahme der berechneten Wasserstoffmenge wurde der Katalysator abfiltriert und das Filtrat eingedampft, was 84 Teile 1,1'-(5-Brom-1-pentyliden)bis[4-fluorbenzol] als Rückstand ergab (Zwischenp. 27).
- Die folgende Verbindung wurde analog hergestellt:
1,1'-(5-Brom-1,1-pentandiyl)bis[4-methoxybenzol] als Rückstand (Zwischenp. 28). - Beispiel 9
- a) Eine Mischung aus 35 Teilen 4-Fluor-N-(4-fluorphenyl)benzolamin, 107 Teilen 4-Chlorbutansäurechlorid und 130 Teilen Methylbenzol wurde 2 Stunden bei Rückflußtemperatur gerührt. Die Reaktionsmischung wurde mit Natriumchloridlösung gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde zur Entfernung von überschüssigem 4-Chlorbutansäurechlorid destilliert, was 47 Teile (95,0) 4-Chlor-N,N-bis(4-fluorphenyl)butanamid als Rückstand ergab (Zwischenp. 29).
- b) Eine gerührte und auf 0°C abgekühlte Lösung von 48 Teilen 4-Chlor-N,N-bis(4-fluorphenyl)butanamid in 108 Teilen Tetrahydrofuran wurde mit 240 Teilen einer Lösung von Boran-Thiobismethan in Tetrahydrofuran versetzt. Nach Rühren über Nacht bei Raumtemperatur wurde die Reaktionsmischung mit 160 Teilen Methanol zersetzt. Der nach dem Eindampfen verbleibende Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Petrolether im Volumenverhältnis 20:80 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit, was 32,5 Teile (91,5%) N-(4-Chlorbutyl)-4-fluor-N-(4-fluorphenyl)benzolamin als Rückstand ergab (Zwischenp. 30).
- Beispiel 10
- Eine Mischung aus 20 Teilen N-(4-Amino-2,6-dichlorphenyl)acetamid, 10 Teilen 2-Propanon, 2 Teilen einer 4%igen Lösung von Thiophen in Methanol, 400 Teilen Methanol, 5 Teilen Kaliumfluorid und 18 Teilen mit Chlorwasserstoff gesättigtem 2-Propanol wurde in einer Parr-Apparatur bei 50°C mit 2 Teilen Platin-auf-Aktivkohle-Katalysator (5%) hydriert. Nach Aufnahme der berechneten Wasserstoffmenge wurde der Katalysator abfiltriert und das Filtrat eingedampft. Der Rückstand wurde aus Acetonitril kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was 15,7 Teile (66,7%) N-[2,6-Dichlor-4-[(1-methylethyl)amino]phenyl]acetamid ergab (Zwischenp. 31).
- Beispiel 11
- a) Eine Mischung aus 10,5 Teilen 2-Chlor-N-(2,6-dichlor-4-cyanophenyl)acetamid, 22 Teilen mit Chlorwasserstoff gesättigtem 2-Propanol und 200 Teilen Methanol wurden bei Normaldruck und Raumtemperatur mit 2 Teilen Palladium-auf-Aktivkohle-Katalysator (10%) hydriert.
- Nach Aufnahme der berechneten Wasserstoffmenge wurde der Katalysator abfiltriert und das Filtrat eingedampft. Der Rückstand wurde in Wasser aufgenommen und mit 50%iger Natriumhydroxidlösung behandelt. Das Produkt wurde zweimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden getrocknet, filtriert und eingedampft, was 10,7 Teile (100%) N-[4-(Aminomethyl)-2,6-dichlorphenyl]-2-chloracetamid als Rückstand ergab (Zwischenp. 32).
- b) 10,1 Teile Bis(1,1-dimethylethyl)dicarbonat wurden zu 10,7 Teilen N-[4-(Aminomethyl)-2,6-dichlorphenyl]-2-chloracetamid getropft. Nach beendeter Zugabe wurde noch 1 Stunde bei Raumtemperatur gerührt. Die Reaktionsmischung wurde mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde aus Methylbenzol kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was 10,08 Teile (62,3%) (1,1-Dimethylethyl)[[3,5-dichlor-4-[(2-chloracetyl)amino]phenyl]methyl]carbamat ergab (Zwischenp. 33).
- c) Eine Mischung aus 7 Teilen 4-[5,5-Bis(4-fluorphenyl)pentyl]-2-piperazincarbonsäureamid, 6,6 Teilen (1,1-Dimethylethyl)[[3,5-dichlor-4-[(2-chloracetyl)amino]phenyl]methyl]carbamat, 2,8 Teilen N,N-Diethylethanamin und 94 Teilen N,N-Dimethylformamid wurde über ein Wochenende bei 70°C gerührt. Der nach dem Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in Wasser aufgenommen. Das Produkt wurde zweimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden in Wasser aufgenommen. Das Produkt wurde zweimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und mit Ammoniak gesättigtem Methanol im Volumenverhältnis 96:4 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die gewünschten Fraktionen wurden aufgefangen und vom Elutionsmittel befreit, was 8,7 Teile (80,7%) (1,1-Dimethylethyl)[[4-[[2-[2-(aminocarbonyl)-4-[5,5-bis(4-fluorphenyl)pentyl)-1-piperazinyl]acetyl]amino]-3,5-dichlorphenyl]methyl]carbamat als Rückstand ergab (Zwischenp. 34).
- Beispiel 12
- Eine Mischung aus 9 Teilen 4-Amino-N,N-dimethylbenzamid, 137 Teilen konzentrierter Salzsäure und 90 Teilen Wasser wurde bei Raumtemperatur gerührt. Nach Zusatz von 21,6 Teilen 30%iger wäßriger Wasserstoffperoxidlösung wurde 4 Stunden bei Raumtemperatur gerührt. Das Produkt wurde dreimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 98:2 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde aus 2,2'-Oxybispropan kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was 5,78 Teile (46%) 4-Amino-3,5-dichlor- N,N-dimethylbenzamid, Fp. 134,2°C, ergab (Zwischenp. 35).
- B. Herstellung von Endverbindungen
- Beispiel 13
- Eine Mischung aus 5,9 Teilen 1,1'-(5-Brom-1-pentyliden)bis[4-fluorbenzol], 5,6 Teilen N-(4-Acetyl-2,6-dichlorphenyl)-3-(aminocarbonyl)-1-piperazinacetamid, 4,05 Teilen N,N-Diethylethanamin und 90 Teilen N,N-Dimethylformamid wurde über ein Wochenende bei 70°C gerührt. Der nach dem Eindampfen verbleibende Rückstand wurde in Dichlormethan aufgenommen. Die organische Schicht wurde mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 97:3 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde in Acetonitril und 2-Propanol in das Hydrochloridsalz umgewandelt. Das Salz wurde abfiltriert und getrocknet, was 2,54 Teile (24,0%) N-(4-Acetyl-2,6-dichlorphenyl)-3-(aminocarbonyl)-4-[5,5-bis(4-fluorphenyl)pentyl]-1-piperazinacetamid-dihydrochlorid, Fp. 181,2°C, ergab (Verbindung 4).
- Beispiel 14
- Eine Mischung aus 2,07 Teilen N-(4-Chlorbutyl)-4-fluor-N-(4-fluorphenyl)benzolamin, 2,5 Teilen N-(4-Acetyl-2,6-dichlorphenyl)-3-(methylamino)carbonyl]-1-piperazinacetamid, 1,3 Teilen N,N-Diethylethanamin und 97 Teilen 2-Methoxyethanol wurde 3 Tage bei 70°C gerührt. Der nach Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in Wasser aufgenommen. Das Produkt wurde zweimal mit Dichlormethan extrahiert. Die vereinigten Extrakte wurden mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 98:2 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt.
- Die gewünschte Fraktion wurde aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde aus Acetonitril kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was eine erste Fraktion von 0,74 Teilen (19,0%) N-(4-Acetyl-2,6-dichlorphenyl)-4-[4-[bis(4-fluorphenyl)amino]butyl]-3-[(methylamino)carbonyl]-1-piperazinacetamid, Fp. 87,1°C, ergab.
- Die zweite Fraktion wurde aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde aus Acetonitril kristallisiert. Das Produkt wurde abfiltriert und getrocknet, was eine zweite Fraktion von 0,78 Teilen (20,1%) N-(4-Acetyl-2,6-dichlorphenyl)-4-[4-[bis(4-fluorphenyl)amino]butyl]-3-[(methylamino)carbonyl]-1-piperazinacetamid, Fp. 85,0°C, ergab.
Gesamtausbeute: 1,52 Teile (39,1%) N-(4-Acetyl-2,6-dichlorphenyl)-4-[4-[bis(4-fluorphenyl)amino]butyl]-3-[(methylamino)carbonyl]-1-piperazinacetamid (Verbindung 32). - Beispiel 15
- Eine Mischung aus 3,6 Teilen 1-[5,5-Bis(4-fluorphenyl)pentyl]-3-methylpiperazin, 3 Teilen N-(4-Acetyl-2,6-dichlorphenyl)-2-chloracetamid, 1,9 Teilen N,N-Diethylethanamin und 45 Teilen N,N-Dimethylformamid wurde 20 Stunden bei 70°C gerührt. Der nach Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in einem Gemisch aus Natriumcarbonat und Wasser aufgenommen. Das Produkt wurde mit Dichlormethan extrahiert. Das Extrakt wurde mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und Methanol im Volumenverhältnis 98:2 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die reinen Fraktionen wurden aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde in 2-Propanol und 2,2'-Oxybispropan in das Hydrochloridsalz umgewandelt. Das Produkt wurde abfiltriert und im Vakuum bei 40°C getrocknet, was 1,74 Teile (22,8%) N-(4-Acetyl-2,6-dichlorphenyl)-4-[5,5-bis(4-fluorphenyl)pentyl]-2-methyl-1-piperazinacetamid-dihydrochlorid-sesquihydrat, 2-Propanol(1:1), Fp. 176,3°C, ergab (Verbindung 15).
- Beispiel 16 Eine Mischung aus 7 Teilen 3-(Aminocarbonyl)-4-[5,5-bis(4-fluorphenyl)pentyl]-N-(2,6-dichlor-4-nitrophenyl)-1-piperazinacetamid, 1 Teil einer 4%igen Lösung von Thiophen in Methanol und 120 Teile Methanol wurde in einer Parr-Apparatur bei 50°C mit 2 Teilen Platin-auf-Aktivkohle-Katalysator (5%) hydriert. Nach Aufnahme der berechneten Wasserstoffmenge wurde der Katalysator abfiltriert und das Filtrat eingedampft. Der Rückstand wurde in 2-Propanol und Acetonitril in das Hydrochloridsalz umgewandelt. Das Salz wurde abfiltriert und getrocknet, was 5,55 Teile (77,7) 3-(Aminocarbonyl)-N-(4-amino-2,6-dichlorphenyl)-4-[5,5-bis(4-fluorphenyl)pentyl]-2-methyl-1-piperazinacetamidtrihydrochlorid, Fp. 190,8°C, ergab (Verbindung 25).
- Beispiel 17
- Eine gerührte Lösung von 4,5 Teilen N-(4-Amino-2,6-dichlorphenyl)-4-[5,5-bis(4-fluorphenyl pentyl]-2-methyl-l-piperazinacetamid in 60 Teilen Essigsäure wurde tropfenweise mit einer Lösung von 1,02 Teilen Kaliumcyanat in 17 Teilen Wasser versetzt. Nach beendeter Zugabe wurde über Nacht bei Raumtemperatur weitergerührt. Der nach Eindampfen der Reaktionsmischung verbleibende Rückstand wurde in Wasser aufgenommen. Das Ganze wurde mit Ammoniumhydroxidlösung behandelt, wonach das Produkt zweimal mit Dichlormethan extrahiert wurde. Die vereinigten Extrakte wurden mit Wasser gewaschen, getrocknet, filtriert und eingedampft. Der Rückstand wurde unter Verwendung eines Gemischs aus Trichlormethan und mit Ammoniak gesättigtem Methanol im Volumenverhältnis 964 als Elutionsmittel säulenchromatographisch an Kieselgel gereinigt. Die zweite Fraktion wurde aufgefangen und vom Elutionsmittel befreit. Der Rückstand wurde in 2,2'-Oxybispropan suspendiert. Das Produkt wurde abfiltriert und getrocknet, was 2,49 Teile (51,9% N-[4-[(Aminocarbonyl)amino]-2,6-dichlorphenyl]-4-[5,5-bis(4-fluorphenyl)pentyl]-2-methyl-1-piperazinacetamid, Fp. 119,9°C, ergab (Verbindung 22).
- Alle anderen in Tabelle 1 aufgeführten Verbindungen wurden nach analogen Herstellungsverfahren wie in den Beispielen 13–17 hergestellt, wobei das tatsächliche Herstellungsverfahren in Spalte 2 ("Bsp. Nr.") angegeben ist.
-
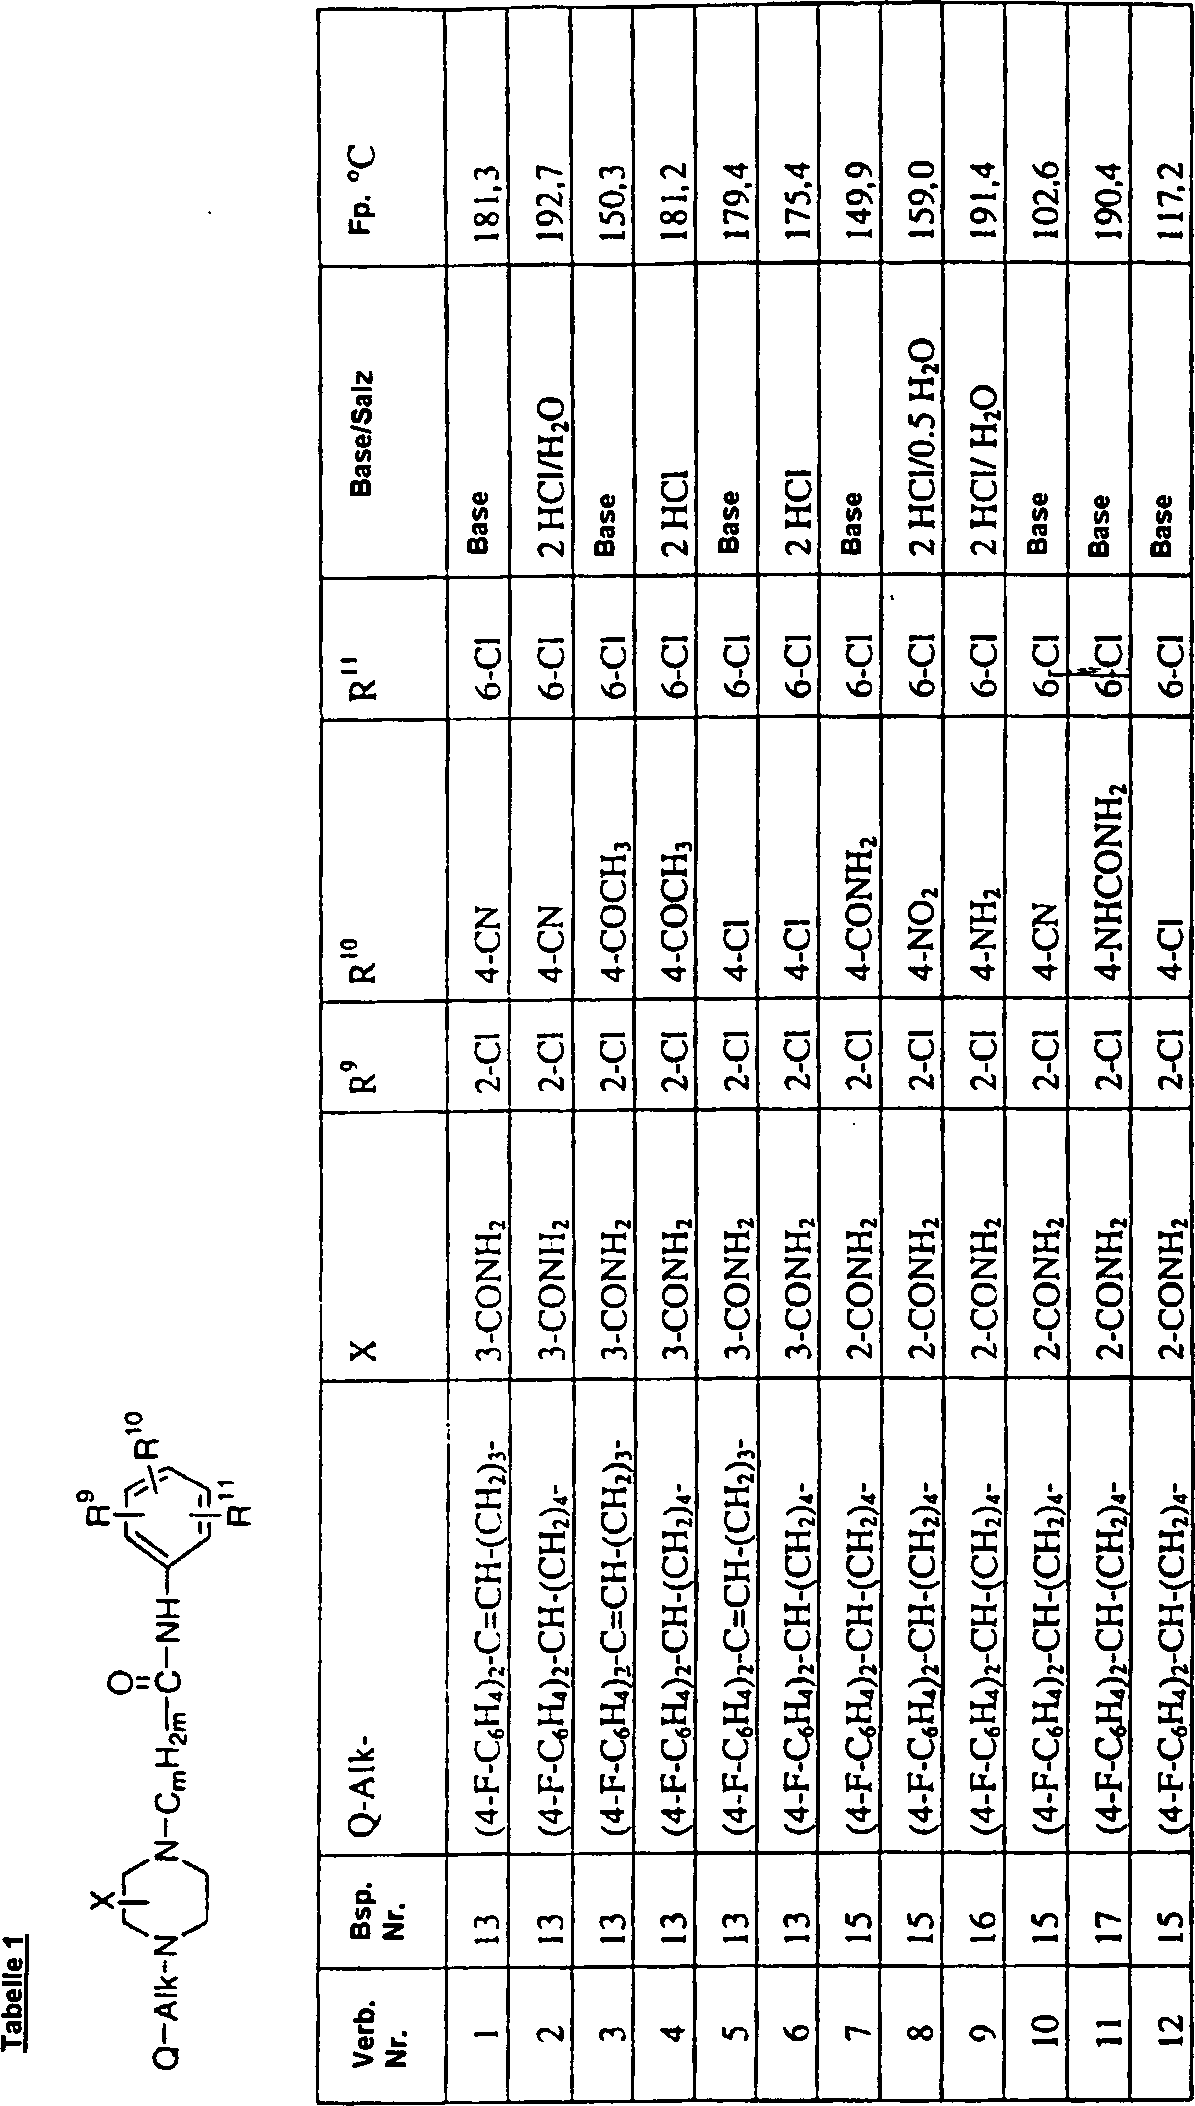
-
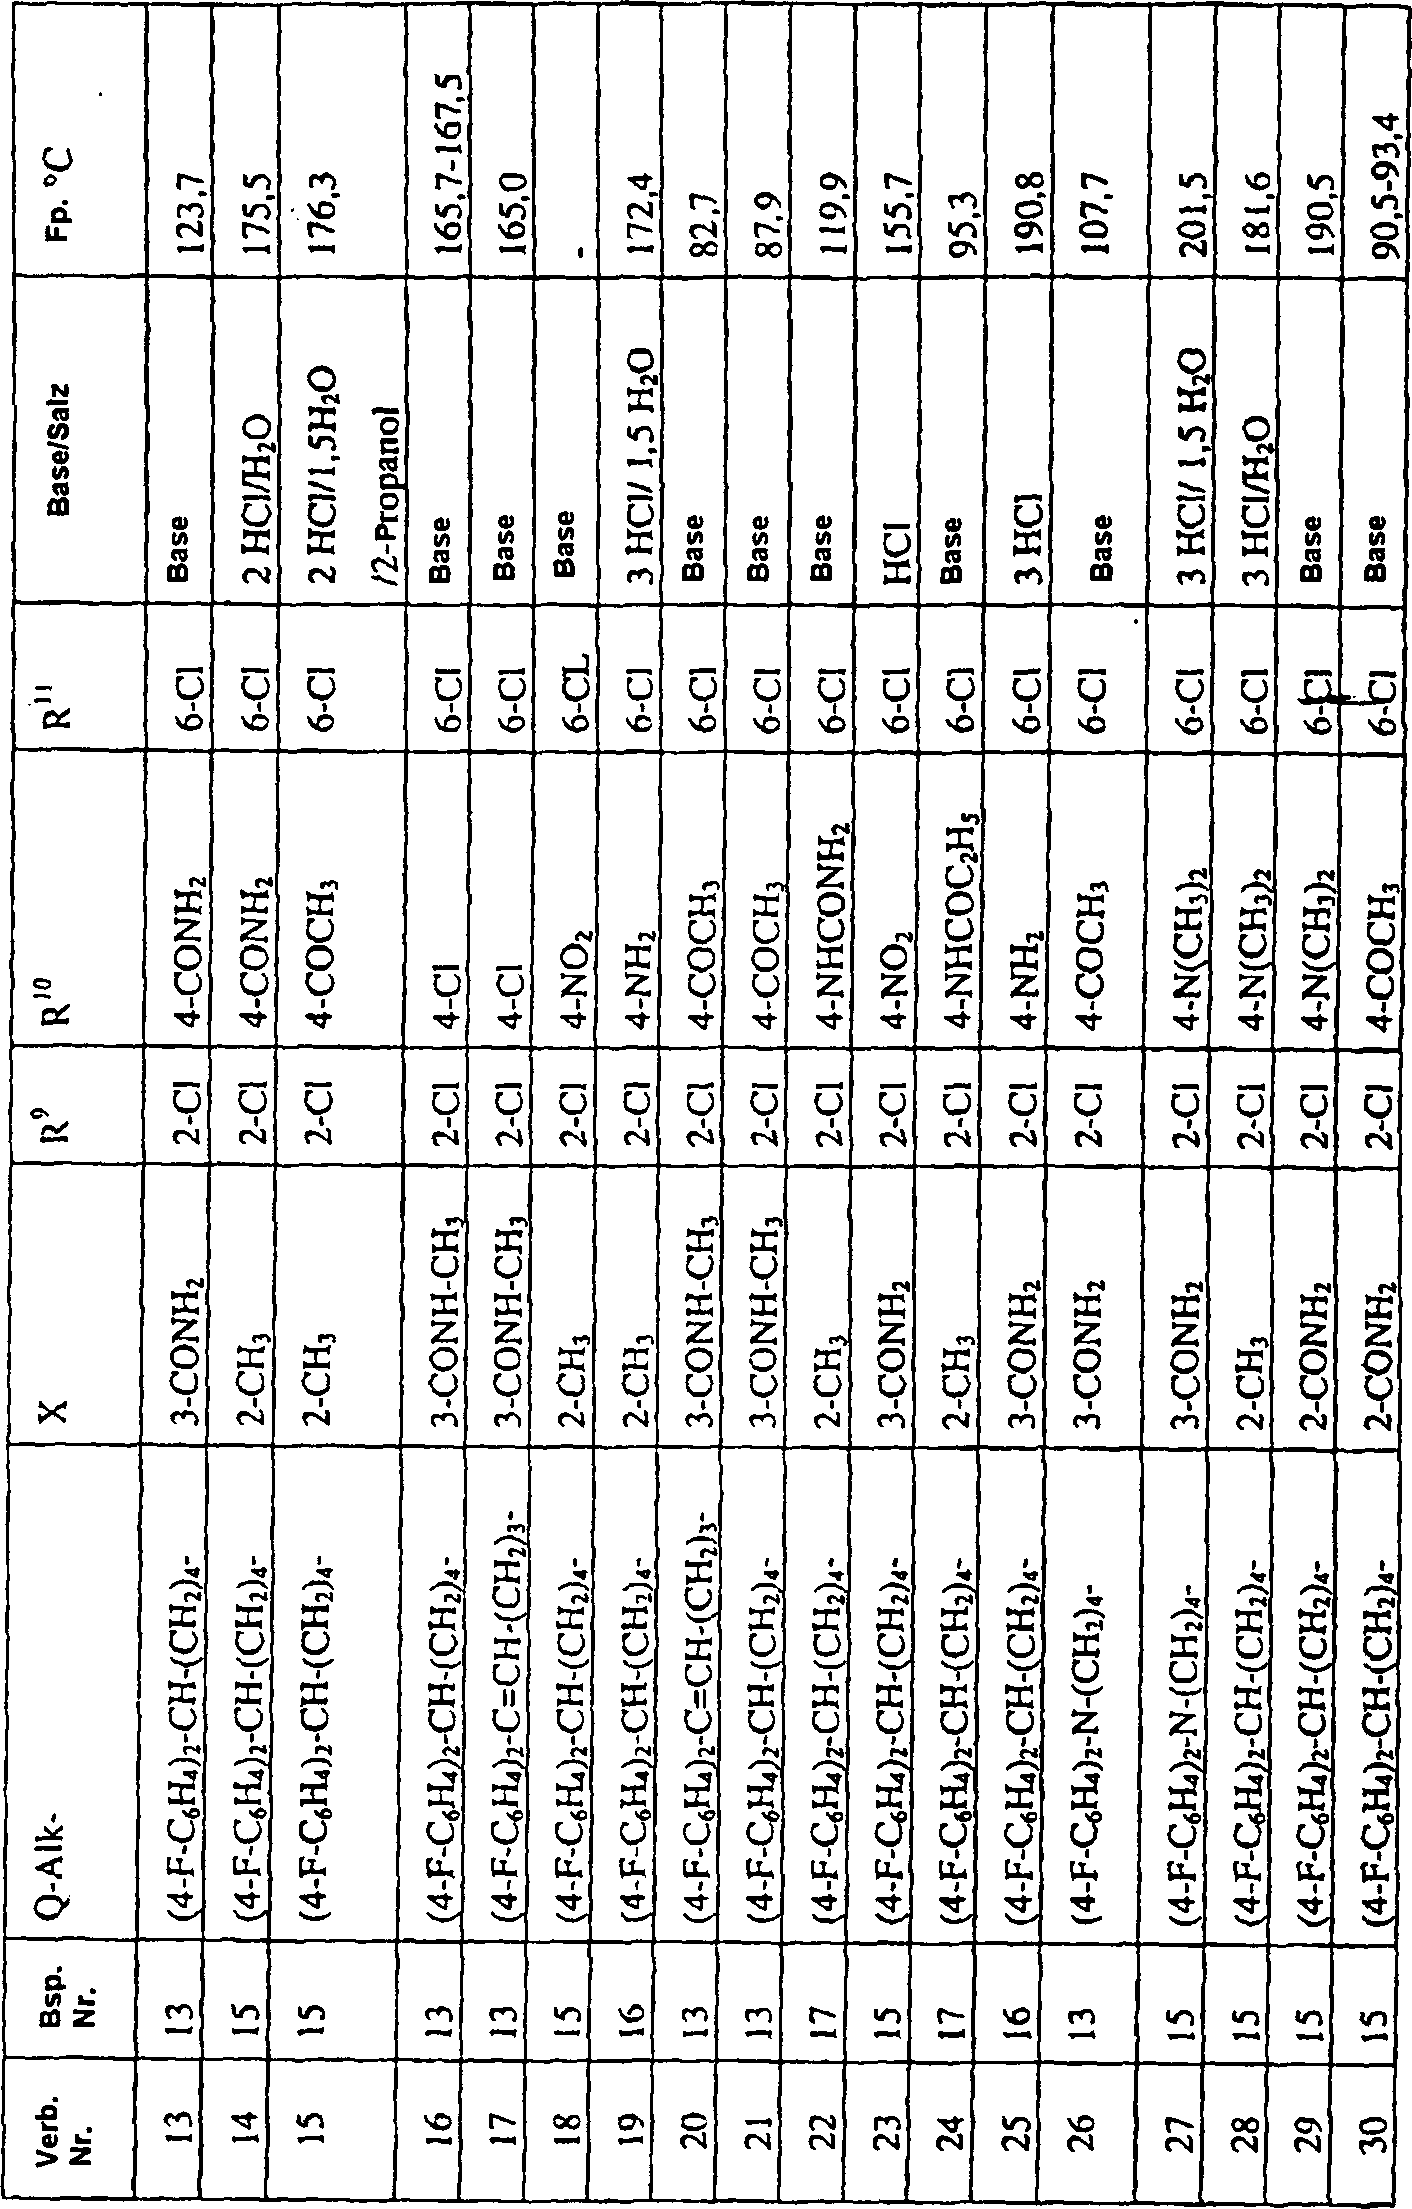
-

- C. Pharmakologische Beispiele
- Die wertvollen schlafverbessernden Eigenschaften der bei dem erfindungsgemäßen Verfahren zu verwendenden Verbindungen der Formel (I) können durch den folgenden Versuch demonstriert werden.
- Beispiel 18
- Prüfung "Orthodoxer Schlaf bei Hunden"
- In vierzehn erwachsenen Beagles mit einem Gewicht von 15,2 ± 0,79 kg wurden Hirnrinden- und Tiefenelektroden implantiert. Zwischen Implantation und Arzneimittelstudien lagen mindestens 4 Wochen. Während dieser Zeit gewöhnten sich die Hunde an den schallgedämpften und erleuchteten Käfig. Das Verhalten der Hunde wurde mit einer Fernsehüberwachungsanlage verfolgt.
- Von 15.00 bis 07.00 h wurden sechzehnstündige Schlafaufzeichnungen angefertigt. Dabei wurden die ersten 3 Stunden auf Papier aufgezeichnet und der 16stündige Gesamtzeitraum per Computer analysiert. Die visuelle Analyse und die Computeranalyse erfolgte in 30-Sekunden-Zeiträumen, die in Wachheit, Einschlafstadium, leichten orthodoxen Schlaf, tiefen orthodoxen Schlaf und REM-Schlaf (REM = rapid eye movement) eingeteilt wurden. Dabei wurden eine Hirnrindenableitung (linkes Vorderoccipital), der Hippocampus, das Elektromyogramm (EMG) und das Elektrooculogramm (EOG) mit einem PDP 11/23-Computer on-line analysiert. Die Ableitung des Vorderoccipitals wurde alle 30 Sekunden mittels schneller Fourier-Transformation leistungsspektralanalytisch untersucht.
- Dabei wurde die Leistung in den Frequenzbereichen δ (0,5–3,5 Hz), θ (3,5–7,5 Hz), α (7,5–13,5 Hz) und β (13,5–25 Hz) berechnet. Außerdem wurden aus der Hippocampus-Ableitung die Leistung im θ-Bereich sowie die Spindelaktivität, die EMG- und die EOG-Amplitude berechnet. Auf der Basis dieser Parameter wurde unter Verwendung eines Minimalabstandsansatzes gemäß Electroencept. clin. Neurophysiol., 46 (1979), 33–48, eine automatische Schlafstadieneinstufung vorgenommen.
- Die Verbindungen der Formel (I) wurden unmittelbar vor Beginn der Aufzeichnung in den Dosen 0,16 und 0,63 mg/kg oral verabreicht. Die mittlere prozentuale Differenz des orthodoxen Schlafs gegenüber der auf 0% abgeglichenen Kontrollgruppe, bezogen auf die Dauer dieses Stadiums, ist in Tabelle 4 dargestellt.
- Tabelle 4
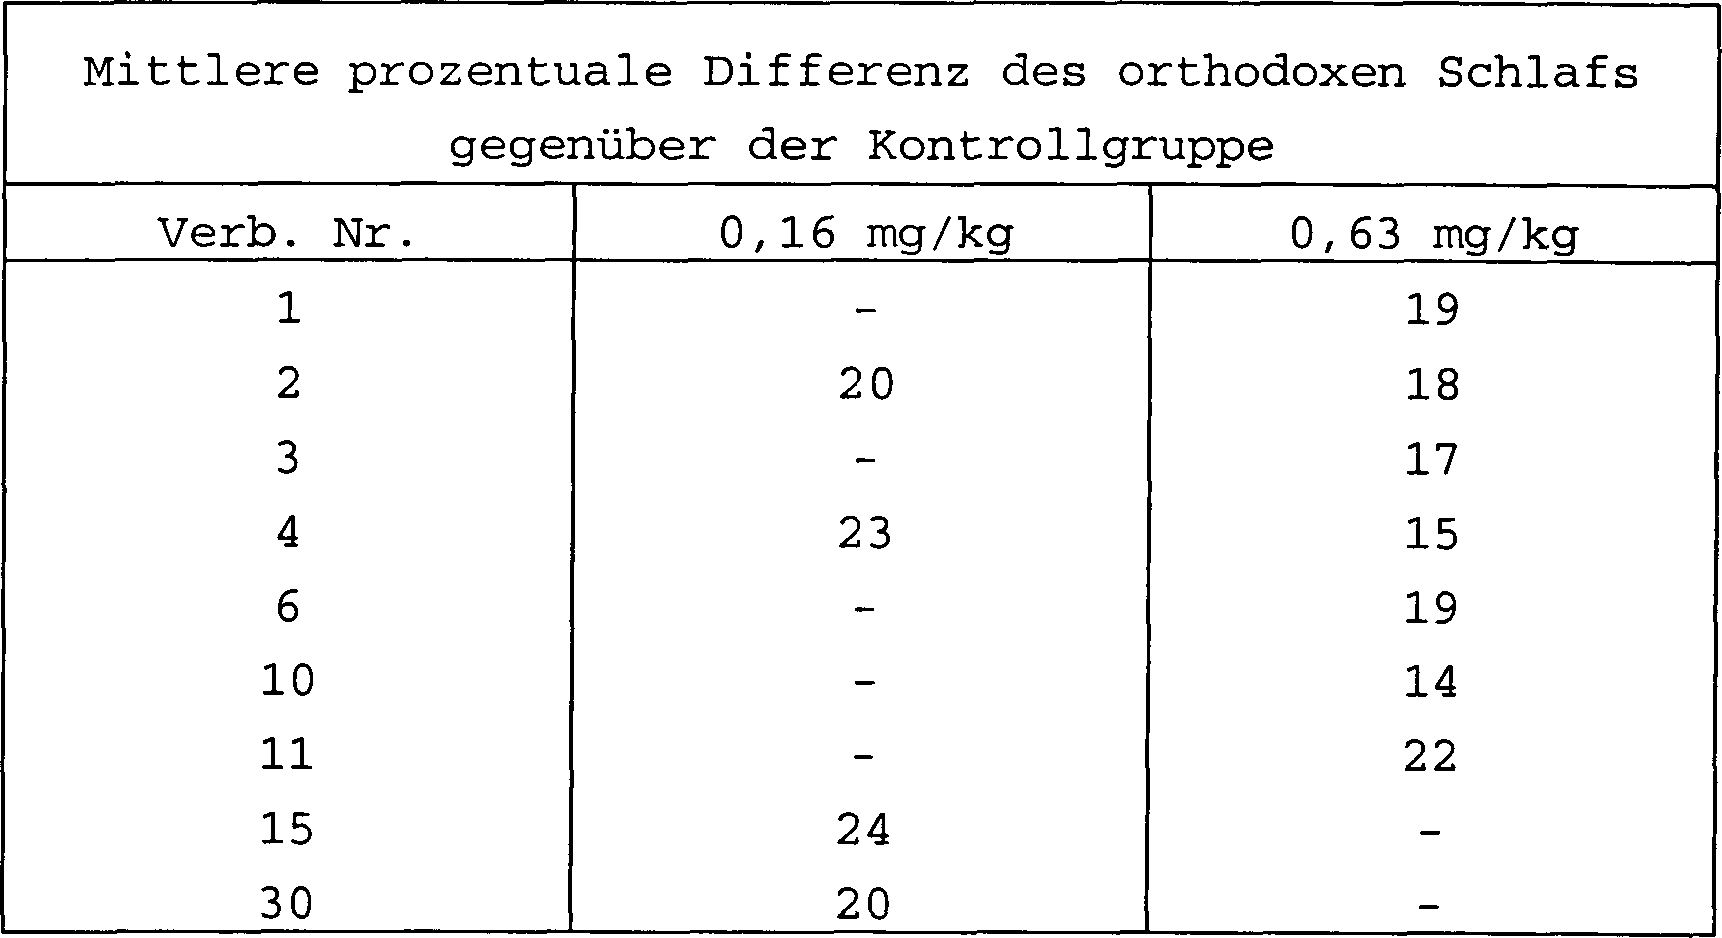
- D. Beispiele für Zusammensetzungen
- Die folgenden Formulierungen sind typische Beispiele für pharmazeutische Zusammensetzungen in Dosiseinheitsform, die zur erfindungsgemäßen systemischen oder topischen Verabreichung an Tiere und Menschen geeignet sind. Der in diesen Beispielen verwendete Begriff "aktive Substanz" (A.S.) bezieht sich auf eine Verbindung der Formel (I) oder ein pharmazeutisch unbedenkliches Säureadditionssalz davon.
- Beispiel 19
- TROPFEN ZUR ORALEN VERABREICHUNG
- 500 Gramm der A.S. wurden in 0,5 Liter 2-Hydroxypropansäure und 1,5 Liter Polyethylenglykol bei 60–80°C gelöst.
- Nach dem Abkühlen auf 30~40°C wurden 35 Liter Polyethylenglykol zugegeben, und die Mischung wurde gut gerührt. Dann wurde eine Lösung von 1750 Gramm Natriumsaccharin in 2,5 Liter gereinigtem Wasser zugegeben und unter Rühren mit 2,5 Liter Kakaogeschmack und q.s. Polyethylenglykol auf ein Volumen von 50 Liter aufgefüllt, wodurch man eine Lösung zur oralen Verabreichung in Tropfenform mit 10 Milligramm A.S. pro Milliliter erhielt. Die erhaltene Lösung wurde in geeignete Behälter abgefüllt.
- Beispiel 20
- LÖSUNG ZUR ORALEN VERABREICHUNG
- 9 Gramm 4-Hydroxybenzoesäuremethylester und 1 Gramm 4-Hydroxybenzoesäurepropylester wurden in 4 Liter kochendem gereinigtem Wasser gelöst. In 3 Liter dieser Lösung wurden zunächst 10 Gramm 2,3-Dihydroxybutandisäure und anschließend 20 Gramm der A.S. gelöst. Die letztgenannte Lösung wurde mit dem übrigen Teil der ersten Lösung vereinigt und dann mit 12 Liter 1,2,3-Propantriol und 3 Liter 70%iger Sorbitlösung versetzt. 40 Gramm Natriumsaccharin wurden in 0,5 Liter Wasser gelöst und mit 2 Milliliter Himbeeressenz und 2 Milliliter Stachelbeeressenz versetzt. Die letztere Lösung wurde mit der erstgenannten vereinigt und mit q.s. Wasser auf ein Volumen von 20 Liter aufgefüllt, was eine Lösung zur oralen Verabreichung ergab, die pro Teelöffel voll (5 Milliliter) 20 Milligramm der aktiven Substanz enthielt. Die erhaltene Lösung wurde in geeignete Behälter abgefüllt.
- Beispiel 21
- KAPSELN
- 20 Gramm der A.S., 6 Gramm Natriumlaurylsulfat, 56 Gramm Stärke, 56 Gramm Lactose, 0,8 Gramm kolloidales Siliciumdioxid und 1,2 Gramm Magnesiumstearat wurden kräftig miteinander verrührt. Die erhaltene Mischung wurde anschließend in 1000 geeignete gehärtete Gelatinekapseln gefüllt, die jeweils 20 Milligramm der aktiven Substanz enthielten.
- Beispiel 22
- LACKTABLETTEN
- Herstellung des Tablettenkerns
- Eine Mischung aus 100 Gramm der A.S., 570 Gramm Lactose und 200 Gramm Stärke wurde gut vermischt und anschließend mit einer Lösung aus 5 Gramm Natriumdodecylsulfat und 10 Gramm Polyvinylpyrrolidon (Kollidon-K 90®) in etwa 200 Milliliter Wasser befeuchtet. Die feuchte Pulvermischung wurde gesiebt, getrocknet und nochmals gesiebt. Dann wurden 100 Gramm mikrokristalline Cellulose (Avicel®) und 15 Gramm hydriertes Pflanzenöl (Sterotex®) zugesetzt.
- Das Ganze wurde gut vermischt und zu Tabletten verpreßt, was 10,000 Tabletten ergab, die jeweils 10 Milligramm der aktiven Substanz enthielten.
- Überzug
- Eine Lösung von 10 Gramm Methylcellulose (Methocel 60 HG®) in 75 Milliliter denaturiertem Ethanol wurde mit einer Lösung von 5 Gramm Ethylcellulose (Ethocel 22 cps®) in 150 Milliliter Dichlormethan versetzt. Anschließend wurden 75 Milliliter Dichlormethan und 2,5 Milliliter 1,2,3-Propantriol zugesetzt. 10 Gramm Polyethylenglykol wurden geschmolzen und in 75 Milliliter Dichlormethan gelöst. Nach Zugabe der letztgenannten Lösung zu der erstgenannten wurden 2,5 Gramm Magnesiumoctadecanoat, 5 Gramm Polyvinylpyrrolidon und 30 Milliliter konzentrierte Farbsuspension (Opaspray K-1-2109®) zugesetzt, und das Ganze wurde homogenisiert. Die Tablettenkerne wurden mit der so erhaltenen Mischung in einer Überzugsvorrichtung überzogen.
- Beispiel 23
- INJEKTIONSLÖSUNG
- 1,8 Gramm 4-Hydroxybenzoesäuremethylester und 0,2 Gramm 4-Hydroxybenzoesäurepropylester wurden in etwa 0,5 Liter kochendem Wasser für Injektionszwecke gelöst. Nach Abkühlen auf ungefähr 50°C wurde die Lösung unter Rühren mit 4 Gramm Milchsäure, 0,05 Gramm Propylenglykol und 4 Gramm der A.S. versetzt. Die Lösung wurde auf Raumtemperatur abgekühlt und mit q.s. Wasser für Injektionszwecke auf ein Volumen von 1 Liter aufgefüllt, was eine Lösung mit 4 Milligramm A.S. pro Milliliter ergab. Die Lösung wurde durch Filtration sterilisiert (U.S.P. XVII, S. 811) und in sterile Behälter abgefüllt.
- Beispiel 24
- ZÄPFCHEN
- 3 Gramm A.S. wurden in einer Lösung von 3 Gramm 2,3-Dihydroxybutandisäure in 25 Milliliter Polyethylenglykol 400 gelöst. 12 Gramm Tensid (SPAN®) und Triglyceride (Witepsol 555®) q.s. ad 300 Gramm wurden zusammengeschmolzen. Die letztgenannte Mischung wurde gut mit der erstgenannten Lösung vermischt. Die so erhaltene Mischung wurde bei einer Temperatur von 37~38°C in Formen gegossen, wodurch man 100 Zäpfchen mit jeweils 30 Milligramm der aktiven Substanz erhielt.
Claims (6)
- Chemische Verbindung der Formelderen pharmazeutisch unbedenkliche Säureadditionssalze und deren stereochemisch isomere Formen, wobei X für C1–6-Alkyl, Hydroxy-C1–6-alkyl, Aminocarbonyl oder Mono- und Di(C1–6-alkyl)aminocarbonyl; Ar für in 4-Stellung mit Amino, Mono- und Di (C1–4-alkyl)amino, C1–4-Alkylcarbonylamino, Aminocarbonylamino, C1_4-Alkylcarbonyl, Aminocarbonyl, Cyano oder Halogen substituiertes 2,6-Dihalogenphenyl; – (CH2)n- für einen zweiwertigen Rest, worin n für die ganze Zahl 3 oder 4 steht und ein Wasserstoff durch C1–6-Alkyl ersetzt sein kann; und Q für 2,2-Dihalogenphenylethenyl oder 2,2-Dihalogenphenylethyl steht.

- Verbindung nach Anspruch 1, bei der es sich um 2-(Aminocarbonyl)-N-(4-amino-2,6-dichlorphenyl)-4-[5,5-bis(4-fluorphenyl)pentyl]-1-piperazinacetamid oder eine stereoisomere Form oder ein pharmazeutisch unbedenkliches Säureadditionssalz davon handelt.
- Pharmazeutische Zusammensetzung, enthaltend einen geeigneten pharmazeutischen Träger und als Wirkstoff eine therapeutisch wirksame Menge einer Verbindung nach Anspruch 1 oder 2.
- Verfahren zur Herstellung einer pharmazeutischen Zusammensetzung nach Anspruch 3, dadurch gekennzeichnet, daß man eine therapeutisch wirksame Menge einer Verbindung nach Anspruch 1 oder 2 innig mit geeigneten pharmazeutischen Trägern vermischt.
- Verbindung nach Anspruch 1 oder 2 zur Verwendung als Arzneimittel.
- Verfahren zur Herstellung einer chemischen Verbindung der Formel (I') nach Anspruch 1 oder 2, dadurch gekennzeichnet, daß man a) ein Reagenz der Formelworin W für eine reaktive Abgangsgruppe steht, oder einen entsprechenden Aldehyd oder ein entsprechendes Keton davon in einem unter den Reaktionsbedingungen inerten Lösungsmittel und im Fall der Verwendung des Aldehyds oder Ketons in Gegenwart eines Reduktionsmittels mit einem Piperazin der Formel
 umsetzt; b) ein Piperazin der Formel
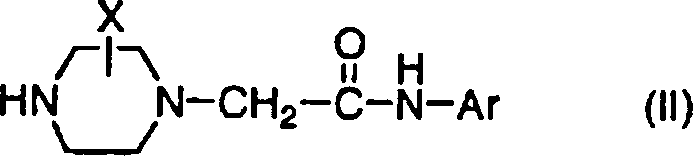 in einem unter den Reaktionsbedingungen inerten Lösungsmittel mit einem Reagenz der Formel
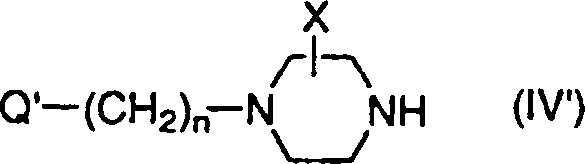 worin W für eine reaktive Abgangsgruppe steht, umsetzt oder c) ein Carbonsäurederivat der Formel
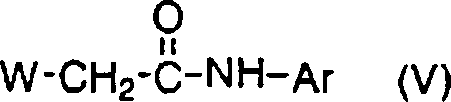 worin R für Hydroxy, C1–6-Alkyloxy, Aryloxy, Amino, Chlor, C1–6-Alkyloxycarbonyloxy oder eine Sulfonyloxygruppe steht, in einem unter den Reaktionsbedingungen inerten Lösungsmittel mit einem Amin der Formel
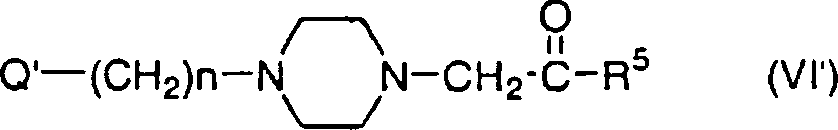 umsetzt und gegebenenfalls die Verbindungen durch an sich bekannte Reaktionen zur Transformation funktioneller Gruppen ineinander umwandelt und weiterhin gegebenenfalls die neuen Verbindungen der Formel (I') durch Behandlung mit einer geeigneten Säure in ein therapeutisch wirksames nichttoxisches Säureadditionssalz oder umgekehrt das Säureadditionssalz mit Alkali in die freie Base umwandelt und/oder stereochemisch isomere Formen davon herstellt.
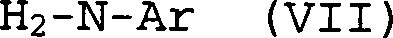
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US3412987A | 1987-04-01 | 1987-04-01 | |
| US34129 | 1987-04-01 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE3856501D1 DE3856501D1 (de) | 2001-11-29 |
| DE3856501T2 true DE3856501T2 (de) | 2004-04-29 |
Family
ID=21874492
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE3856501T Expired - Lifetime DE3856501T2 (de) | 1987-04-01 | 1988-03-29 | Schlafverbesserungsmittel |
| DE3855520T Expired - Lifetime DE3855520T2 (de) | 1987-04-01 | 1988-03-29 | Methode zur Verbesserung des Schlafes |
Family Applications After (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE3855520T Expired - Lifetime DE3855520T2 (de) | 1987-04-01 | 1988-03-29 | Methode zur Verbesserung des Schlafes |
Country Status (21)
| Country | Link |
|---|---|
| EP (2) | EP0727421B1 (de) |
| JP (1) | JP2574377B2 (de) |
| KR (1) | KR960016539B1 (de) |
| AT (2) | ATE142627T1 (de) |
| AU (1) | AU609790B2 (de) |
| CA (1) | CA1315790C (de) |
| DE (2) | DE3856501T2 (de) |
| DK (1) | DK174878B1 (de) |
| ES (2) | ES2091183T3 (de) |
| FI (1) | FI97617C (de) |
| GR (1) | GR3020983T3 (de) |
| HK (1) | HK1006020A1 (de) |
| HU (2) | HUT57740A (de) |
| IE (1) | IE81057B1 (de) |
| IL (1) | IL85919A (de) |
| NO (1) | NO178660C (de) |
| NZ (1) | NZ223847A (de) |
| PH (1) | PH25507A (de) |
| PT (1) | PT87118B (de) |
| RU (1) | RU2014328C1 (de) |
| ZA (1) | ZA882352B (de) |
Families Citing this family (14)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5840896A (en) * | 1989-11-22 | 1998-11-24 | Janssen Pharmaceutica, N.V. | Method of preventing or limiting reperfusion damage |
| RU2093156C1 (ru) * | 1989-11-22 | 1997-10-20 | Жансен Фармасетика Н.В. | L-(-)-2-(аминокарбонил)-n-(4-амино-2,6-дихлорфенил-4[5,5-бис(4-фторфенил)пентил]-1-пиперазинацетамид, его фармацевтически приемлемая кислотно-аддитивная соль или гидрат, способ его получения и средство для хранения сердца донора |
| JP2660086B2 (ja) * | 1990-07-03 | 1997-10-08 | 明治製菓株式会社 | 脳及び心機能障害改善剤 |
| US5276035A (en) * | 1990-07-26 | 1994-01-04 | Novo Nordisk A/S | 1,4-disubstituted piperazines |
| NZ240863A (en) * | 1991-09-11 | 1995-04-27 | Mcneilab Inc | Substituted 4-aryl piperidine and 4-aryl piperazine derivatives, preparation and pharmaceutical compositions thereof |
| SE9202266D0 (sv) * | 1992-07-31 | 1992-07-31 | Kabi Pharmacia Ab | Novel piperazine carboxamides |
| ATE174913T1 (de) * | 1992-07-31 | 1999-01-15 | Bristol Myers Squibb Co | Diphenyl oxazole-, thiazole- und imidazole- derivate als inhibitoren der wiederaufnahme des adenosins |
| EP0756593B1 (de) * | 1994-04-20 | 2000-09-20 | Lonza Ag | Verfahren zur herstellung von 2-piperazincarbonsäurederivaten |
| CA2234342A1 (en) * | 1997-04-10 | 1998-10-10 | Kyowa Hakko Kogyo Co., Ltd. | Pancreatitis remedy |
| WO1998057643A1 (en) * | 1997-06-16 | 1998-12-23 | Janssen Pharmaceutica N.V. | Use of draflazine-analogues for treating pain |
| UA89503C2 (uk) * | 2004-09-13 | 2010-02-10 | Х. Луннбек А/С | Заміщені похідні аніліну |
| WO2006074025A1 (en) | 2004-12-30 | 2006-07-13 | Janssen Pharmaceutica N.V. | Piperazinyl and piperidinyl ureas as modulators of fatty acid amide hydrolase |
| UA108233C2 (uk) | 2010-05-03 | 2015-04-10 | Модулятори активності гідролази амідів жирних кислот | |
| CN110511220B (zh) * | 2018-05-22 | 2022-04-01 | 上海挚盟医药科技有限公司 | 作为钾通道调节剂的对二氨基苯衍生物、其制备方法及其在医药上的应用 |
Family Cites Families (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE1795375A1 (de) * | 1968-09-21 | 1972-01-05 | Boehringer Mannheim Gmbh | Basische AEther und Verfahren zur Herstellung derselben |
| US4766125A (en) * | 1981-06-23 | 1988-08-23 | Janssen Pharmaceutica N.V. | N-aryl-piperazinealkanamides useful for protecting hearts from myocardial injury caused by ischaemia, anoxia or hypoxia |
-
1988
- 1988-03-10 NZ NZ223847A patent/NZ223847A/xx unknown
- 1988-03-16 CA CA000561610A patent/CA1315790C/en not_active Expired - Lifetime
- 1988-03-29 ES ES88200587T patent/ES2091183T3/es not_active Expired - Lifetime
- 1988-03-29 EP EP96200236A patent/EP0727421B1/de not_active Expired - Lifetime
- 1988-03-29 AT AT88200587T patent/ATE142627T1/de not_active IP Right Cessation
- 1988-03-29 DE DE3856501T patent/DE3856501T2/de not_active Expired - Lifetime
- 1988-03-29 AU AU13847/88A patent/AU609790B2/en not_active Expired
- 1988-03-29 EP EP88200587A patent/EP0285219B1/de not_active Expired - Lifetime
- 1988-03-29 NO NO881407A patent/NO178660C/no not_active IP Right Cessation
- 1988-03-29 ES ES96200236T patent/ES2167510T3/es not_active Expired - Lifetime
- 1988-03-29 AT AT96200236T patent/ATE207474T1/de not_active IP Right Cessation
- 1988-03-29 DE DE3855520T patent/DE3855520T2/de not_active Expired - Lifetime
- 1988-03-30 PT PT87118A patent/PT87118B/pt not_active IP Right Cessation
- 1988-03-30 KR KR1019880003493A patent/KR960016539B1/ko not_active Expired - Fee Related
- 1988-03-30 IL IL85919A patent/IL85919A/xx not_active IP Right Cessation
- 1988-03-30 PH PH36714A patent/PH25507A/en unknown
- 1988-03-30 DK DK198801797A patent/DK174878B1/da not_active IP Right Cessation
- 1988-03-31 FI FI881525A patent/FI97617C/fi not_active IP Right Cessation
- 1988-03-31 ZA ZA882352A patent/ZA882352B/xx unknown
- 1988-03-31 HU HU881601A patent/HUT57740A/hu unknown
- 1988-03-31 JP JP63076629A patent/JP2574377B2/ja not_active Expired - Lifetime
- 1988-03-31 IE IE98988A patent/IE81057B1/en not_active IP Right Cessation
- 1988-03-31 RU SU884355523A patent/RU2014328C1/ru active
-
1995
- 1995-06-20 HU HU95P/P00287P patent/HU211129A9/hu unknown
-
1996
- 1996-09-12 GR GR960402273T patent/GR3020983T3/el unknown
-
1998
- 1998-06-11 HK HK98105168A patent/HK1006020A1/en not_active IP Right Cessation
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE2636614C2 (de) | ||
| EP0771197B1 (de) | Verwendung heterocyclischer verbindungen als dopamin-d 3 liganden | |
| DE69905738T2 (de) | Amidinderivate, ihre herstellung, ihre verwendung in medikamenten und sie enthaltende pharmazeutische zubereitungen | |
| DE69206214T2 (de) | Neue Arylethylaminderivate, Verfahren zu ihrer Herstellung und sie enthaltende pharmazeutische Zusammensetzungen. | |
| AT390732B (de) | Pharmazeutika enthaltend pyrazole | |
| EP0136658B1 (de) | 1-Benzyl-aminoalkyl-pyrrolidinone und ihre Säureadditionssalze, Verfahren zu ihrer Herstellung und Arzneimittel | |
| DE69014351T2 (de) | Pyridincarbonsäureamid-Derivate und diese enthaltende pharmazeutische Zusammensetzungen. | |
| DE60111498T2 (de) | Kondensierte imidazolderivate | |
| DE3435745C2 (de) | 2-[3-[4-(3-Phenyl)-1-piperazinyl]propyl]-2,4-dihydro-3H-1,2,4-triazol-3-on Verbindungen, Verfahren zu deren Herstellung und diese Verbindungen enthaltende pharmazeutische Mittel | |
| DE19636689A1 (de) | Neue Benzamidinderivate | |
| EP0483580A2 (de) | 1-(2-Arylethyl)-Pyrrolidine | |
| DE3855520T2 (de) | Methode zur Verbesserung des Schlafes | |
| DE60204044T2 (de) | Piperazin derivate mit sst1 antagonistischer wirkung | |
| DE69317399T2 (de) | Aminocycloalkanobenzodioxole als beta-3 selektive adrenergische Wirkstoffe | |
| DE69720021T2 (de) | 1,4-disubstituierte piperazine | |
| DE69329084T2 (de) | Benzoxazepin-Derivate als Cholinesterase-Inhibitoren | |
| EP1210335A1 (de) | Aminocarbonyl-substituierte benzimidazolderivate, verfahren zu ihrer herstellung und ihre verwendung als arzneimittel | |
| EP0161599A2 (de) | Neue Benzazepinderivate, diese Verbindungen enthaltende Arzneimittel und Verfahren zu ihrer Herstellung | |
| DE3785393T2 (de) | 4-(aroylamino)piperidinbutanamide derivate. | |
| DE3309655A1 (de) | 1,2,5-thiadiazol-1-oxide und 1,1-dioxide, verfahren zu ihrer herstellung und ihre verwendung als arzneimittel | |
| DE69114405T2 (de) | 3-(1,2-Benzisoxazol-3-yl)-4-Pyridinamine und Derivate. | |
| EP1317430B1 (de) | (2-azabicyclo [2.2.1]hept-7-yl)methanol-derivate als nikotinische acetylcholinrezeptor agonisten | |
| EP0224159B1 (de) | Neue basisch substituierte Pyridinverbindungen, Verfahren zu ihrer Herstellung, die sie enthaltenden Arzneimittel und ihre Verwendung | |
| DE69128845T2 (de) | 4-[3-(4-Oxothiazoldinyl)]butynylamine, Verfahren zu deren Herstellung und ihre Verwendung als Medikament | |
| EP0266563B1 (de) | Verwendung von 1-Benzyl-amino-alkyl-pyrrolidinonen als Antidepressiva |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8332 | No legal effect for de | ||
| 8370 | Indication related to discontinuation of the patent is to be deleted |