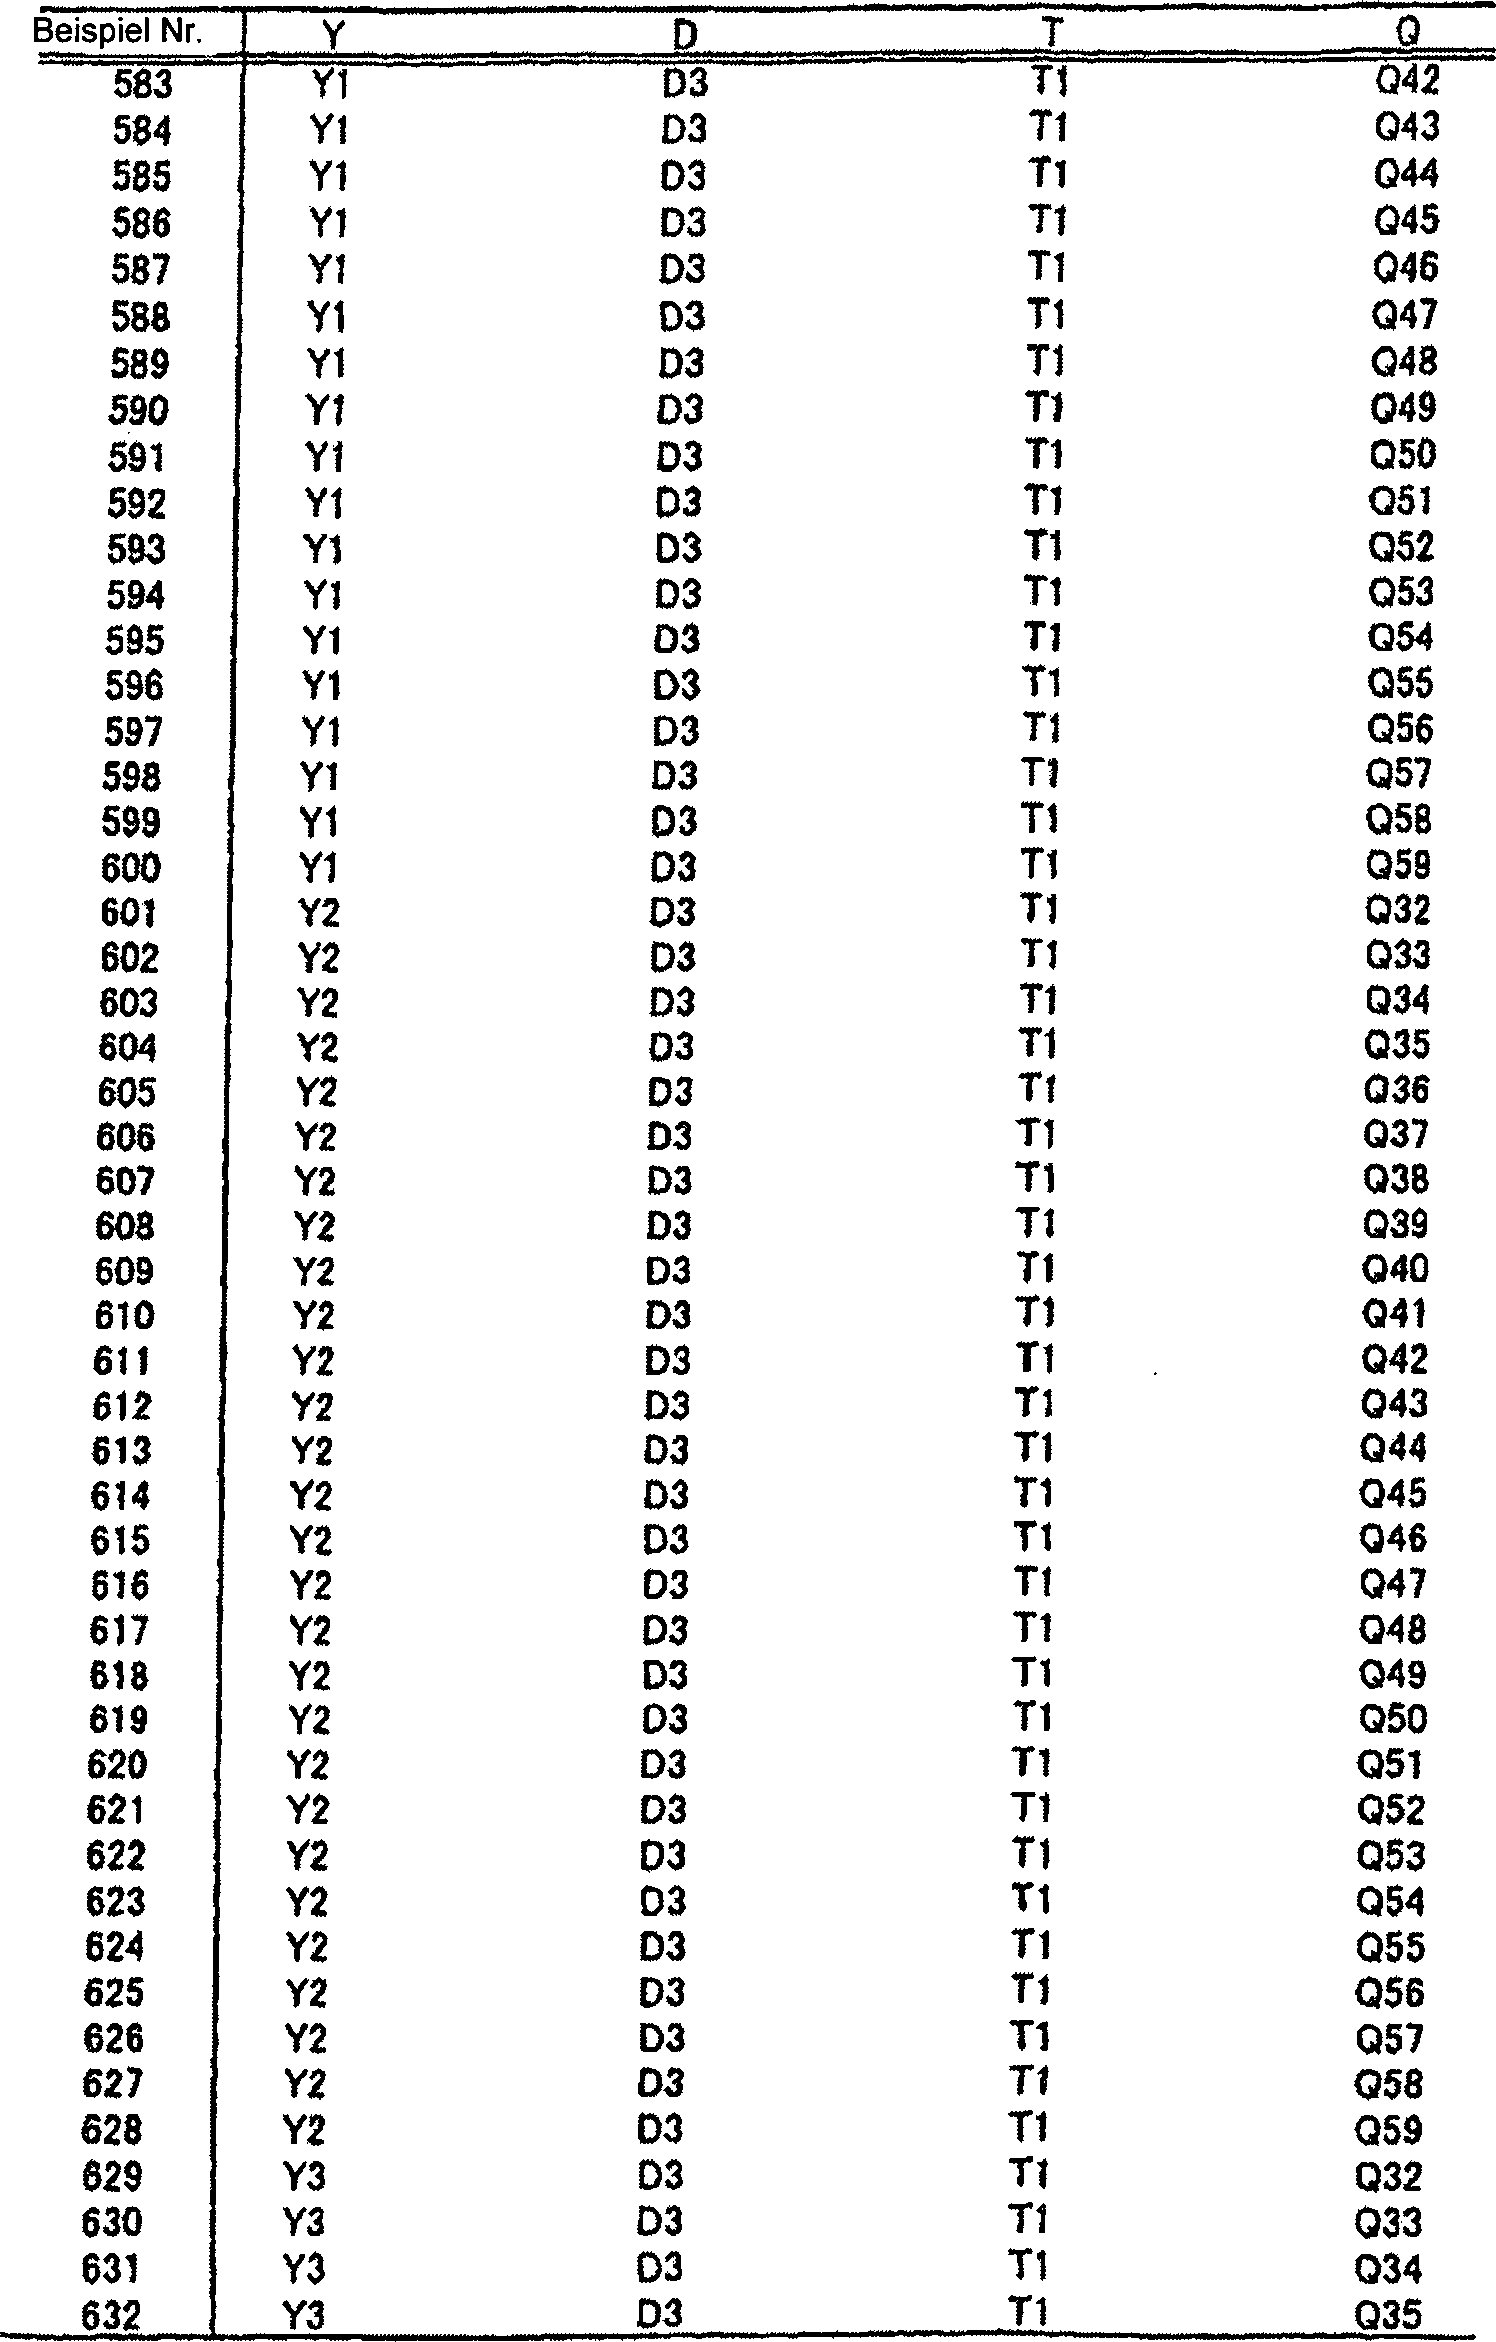
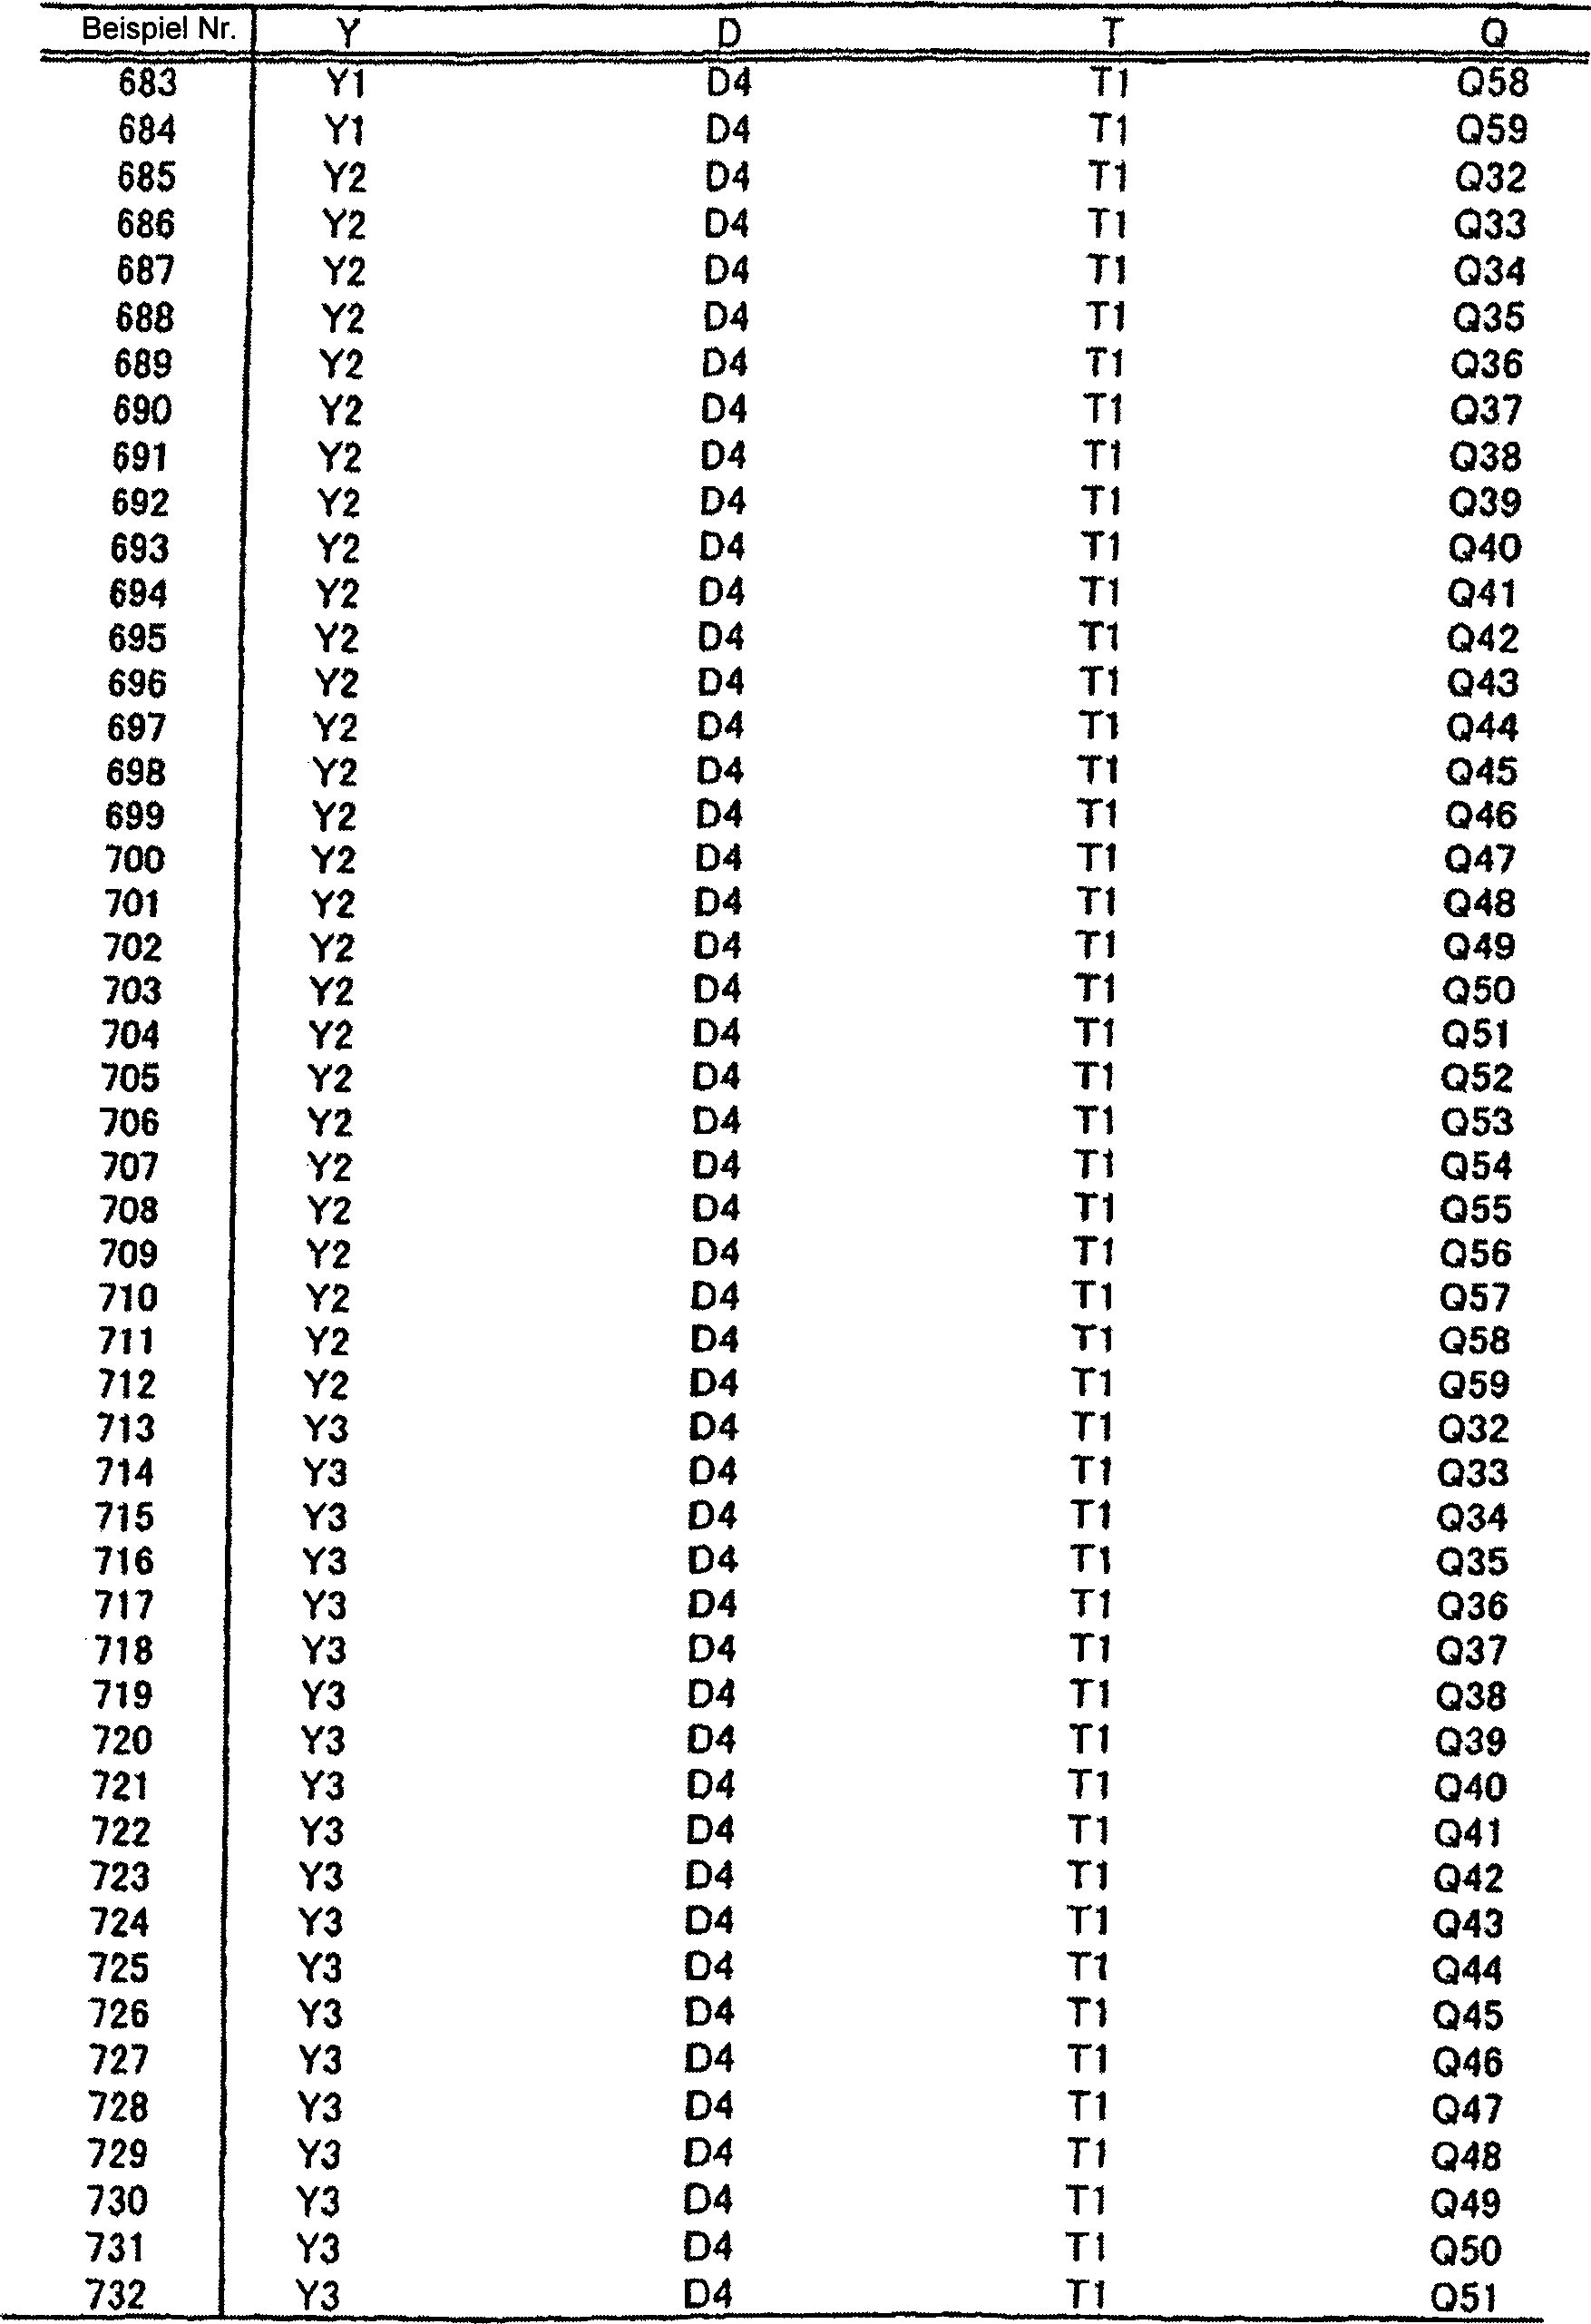
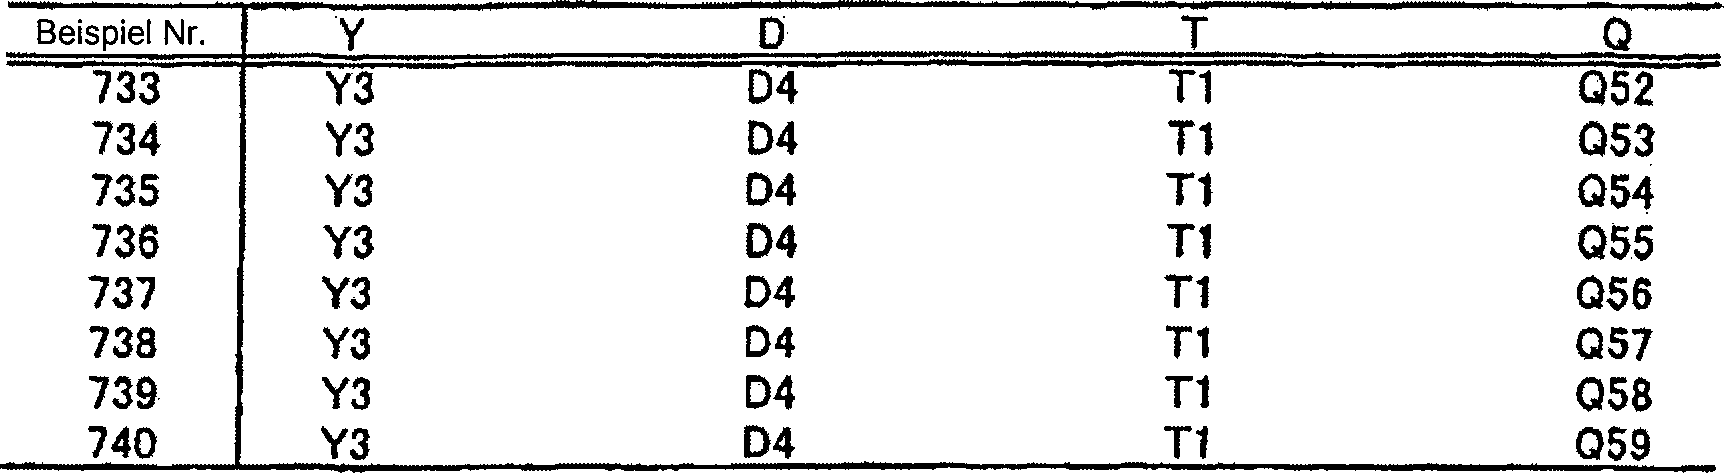
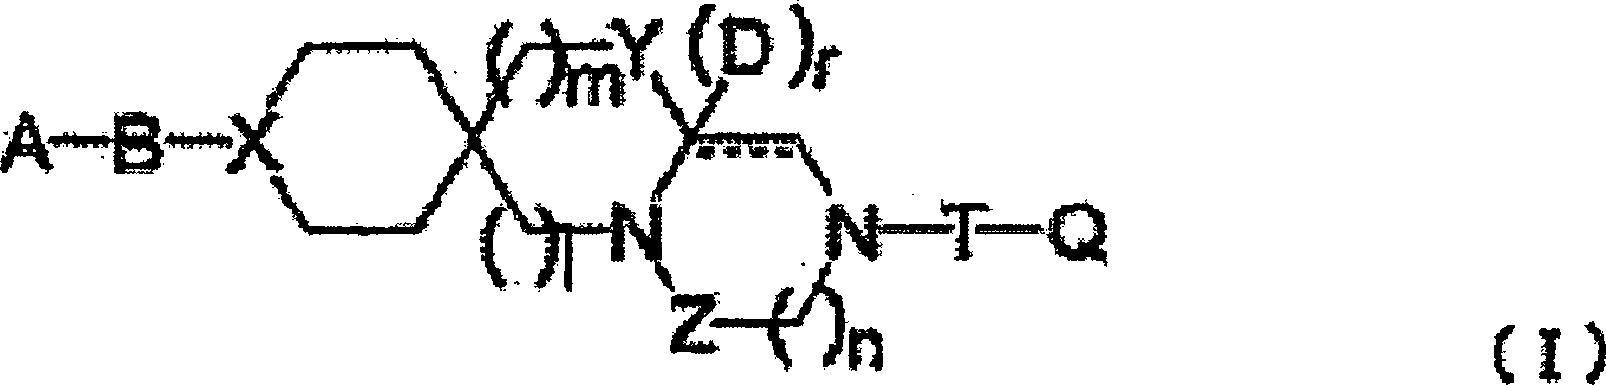-
Technisches
Gebiet
-
Diese
Erfindung betrifft oral verabreichbare trizyklische Verbindungen
mit einer Spiroverbrückung
oder Salze davon, welche bedeutsam als Pharmazeutika sind, insbesondere
als ein Inhibitor des aktivierten Blutkoagulationsfaktors X (im
Folgenden hier als FXa bezeichnet), und welche potente Koagulationswirkung
zeigen.
-
Diese
Erfindung wird illustriert durch ein Wirkstoff designendes Verfahren,
das das molekulare Design zum Erzeugen einer Verbindung involviert,
welche inhibitorische Aktivität
für FXa
zeigt.
-
Hintergrund
im Stand der Technik
-
Mit
der Verwestlichung des Lebensstandards und der zunehmenden Zahl
von alten Leuten steigen ischämische
Herzerkrankungen und andere Pathologien von Herz- und Blutgefäßen Jahr
für Jahr
an. Insbesondere die Zunahme von vaskulär okklusiven Erkrankungen,
wie z. B. Herzinfarkt, zerebraler Thrombose, pulmonaler Embolie
und peripheralen arteriellen und venösen okklusiven Erkrankungen,
nimmt jedes Jahr zu und die Behandlung solcher Erkrankungen ist
zu einem ernsten sozialen Problem geworden. In der Behandlung und
Prävention
der Thrombose spielt die Antikoagulationstherapie eine bedeutsame
Rolle in der inneren Medizin, zusammen mit der Antiblutplättchentherapie
und der thrombolytischen Therapie. Für die Behandlung und Prävention
von Thrombose sind die Sicherheit, welche die Langzeitverabreichung
von Wirkstoffen ermöglicht,
und die Entwicklung einer positiven und geeigneten Antikoagulations-
Aktivität
essentiell. Zu diesem Zweck wurden Antikoagulantien, wie z. B. Wartarin
und Heparin, verwendet, um Thrombose verursacht durch Hyperkoagulation
vorbeugend zu behandeln. Jedoch hat die Verwendung dieser Antikoagulantien
gezeigt, dass sie mit verschiedenen Nachteilen assoziiert ist, einschließend das
Risiko des Blutens und der Wechselwirkung mit anderen Wirksubstanzen.
Warfarin wird extensiv in der Welt als das einzige perorale Antikoagulans verwendet.
Aufgrund seiner Eigenschaften jedoch, basierend auf dem Wirkme chanismus,
ist der Konzentrationsbereich für
die Entwicklung der Effizienz eng und es dauert bislang lange, Effizienz
zu entwickeln, und die Halbwertszeit im Blut ist gerade einmal 36
Stunden lang; bedeutsamer aus mehreren Gründen, wie z. B. die große individuelle
Unterschiedlichkeit der effektiven Dosis ist die Schwierigkeit,
die Antikoagulationsfähigkeit von
Warfarin zu kontrollieren, sowie das häufige Überwachen, welches notwendig
ist, um das Bluten als einem Nebeneffekt zu vermeiden. Darüber hinaus
hat Warfarin viele andere Nebeneffekte, wie z. B. Übelkeit,
Erbrechen, Diarrhö und
Alopezie; folglich ist Warfarin ein Wirkstoff, der merkliche Schwierigkeiten
in den klinischen Anwendungen involviert. Auf der anderen Seite
wird Heparin extensiv in der Welt als ein intravenös verabreichbares
Antikoagulans eingesetzt. Da es jedoch ein unmittelbarer Inhibitor
von Thrombin ist, weist Heparin ein hohes Risiko des Blutens auf
und bedarf einer häufigen Überwachung
im gleichen Maße
wie Warfarin; bedeutsamer, aufgrund seiner Eigenschaften, basierend
auf dem Wirkmechanismus ist, dass ein adäquater die Koagulation inhibierender
Effekt bei einem verminderten Antithrombin (III) spiegel nicht zu
erwarten ist; folglich ist Heparin ein Wirkstoff, der merkliche
Schwierigkeiten in den klinischen Anwendungen involviert. Im Hinblick
auf diese Situation sind verbesserte Antikoagulanzien vonnöten, die
keine der Defekte inhärent
in Warfarin und Heparin aufweisen.
-
Die
Blutkoagulationskaskade ist eine Kettenreaktion, die eine limitierte
Proteinhydrolyse involviert, welche durch die Aktivierung der extrinsischen
Koagulationskaskade oder der intrinsischen Koagulationskaskade getriggert
wird, und sobald die Kaskade aktiviert ist, verstärkt sich
die Reaktion wie ein Avalanche. Da der letztendliche Zustand der
Blutkoagulationskaskade eine Thrombin- mediatisierte Konversion
von Fibrinogen zu Fibrin ist, wurden jüngst Anstrengungen unternommen,
Thrombininhibitoren zu entwickeln; Drogen, welche direkt Thrombin
inhibieren, sind jedoch bekannt als solche, welche das Risiko des
Blutens vergrößern. Darüber hinaus
weisen sie eine geringe Bioverfügbarkeit
bei der oralen Verabreichung auf; deshalb wurde bisher kein Inhibitor
von Thrombin, der oral verabreicht werden kann, auf dem Markt eingeführt.
-
FXa
ist ein Schlüssel-
Enzym, welches oberhalb von Thrombin in der Koagulationskaskade
und auch am Punkt der Konvergenz zwischen der extrinsischen und
der intrinsischen Koagualations- Kaskade lokalisiert ist. Von einem
Molekül
an FXa ist bekannt, dass es etwa 100 Moleküle an Thrombin pro Minute produziert. Folglich
kann ein Inhibi tor von FXa potenziell die Koagulationskaskade effizienter
als ein Inhibitor von Thrombin inhibieren (Thrombosis Research,
Bd. 19, Seiten 339–349,
1980; Mebio Bd. 14, Nr. 8, 1997).
-
Verbindungen,
welche FXa- inhibierende Wirkung zeigen, wurden in mehreren Patenten
offenbart, unter diesen die japanische Patentanmeldung mit der Offenlegungsnummer
208946/1993 und WO 96/16940, welche aromatische Amidinderivate offenbaren
und insbesondere Derivate von Amidinonaphthyl, sowie WO 97/38984
und dergleichen, welche zyklische Harnstoff- Verbindungen offenbaren,
die eine Aminodiphenylgruppe aufweisen. Jedoch sind diese Verbindungen
immer noch im Stadium der Entwicklung und keine wurde bis zu diesem
Zeitpunkt kommerziell umgesetzt.
-
Diese
Verbindungen leiden auch darunter, dass sie eine geringe Bioverfügbarkeit
in der oralen Verabreichung aufweisen und es besteht ein großer Freiraum
für die
Verbesserung in der Trennung bzw. der inhibitorischen Wirkung auf
Thrombin und der inhibitorischen Wirkung auf Trypsin von der inhibitorischen
Wirkung auf FXa. Darüber
hinaus besteht die Befürchtung,
dass diese Verbindungen mit dem Absinken des Blutdrucks assoziiert
sind, mit respiratorischer Insuffizienz und anderen Nebenwirkungen,
welche durch die Amidinogruppe induziert werden.
-
Was
die Verbindung der japanischen Anmeldung mit Offenlegungsnummer
208946/1993 anbelangt, wird diese Verwendung dieser Verbindung als
ein präventives
und therapeutisches Agens für
das Influenzavirus offenbart. Die Aktivität dieses Agens, die Vermehrung
des Influenzavirus zu inhibieren, basiert auf einer FXa- inhibitorischen
Wirkung.
-
Verbindungen
mit einer aminoheterozyklischen Gruppe typifiziert durch eine 1-(4-Pyridyl) piperidin-4-yl-Gruppe
können
als Inhibitoren für
FXa verwendet werden; sie sind beispielsweise in den Referenzen aus
dem Stand der Technik, einschließend WO 96/10022, WO 97/28129,
WO 97/29104, WO 98/21188, WO 98/54164, WO 99/06371 und WO 99/09027
offenbart.
-
Diese
Verbindungen wurden mit dem Ziel der Bereitstellung eines Inhibitors
für FXa
entwickelt, der effektiv in der oralen Absorption ist. Jedoch sind
Inhibitoren von FXa von niederem Molekulargewicht immer noch in
der Entwicklungsphase und kein Wirkstoff von Inhibitoren von FXa
mit niederem Molekulargewicht wurde bis jetzt kommerzialisiert.
-
Bei
der Entwicklung von pharmazeutischen Produkten ist die gewünschte pharmakologische
Aktivität nicht
die einzige Anforderung. Eine weitere Anforderung ist, dass strenge
Kriterien hinsichtlich verschiedener Aspekte erfüllt sind, einschließend Absorption,
Distribution, Metabolismus und Exkretion und dergleichen. Beispielsweise
wird von den Wirkstoffen verlangt, dass sie verschiedene Überprüfungen der
Wirkstoffinteraktion, der Desensitivierung oder Toleranz, der Absorption
vom Verdauungstrakt in der oralen Verabreichung, der Transferrate
zum Dünndarm,
der Absorptionsrate und des ersten Durchtritteffekts der Organbarriere,
des Proteinbindens, der Induzierung von Wirkstoffmetabolisierenden
Enzymen, des Exkretionspfades und der Ausscheidung aus dem Körper, der
Verabreichungsverfahren (Stelle, Art und Zweck der Verabreichung)
und dergleichen durchlaufen, und ein Wirkstoff, der alle diese Anforderungen
erfüllt,
wird selten entdeckt.
-
Die
Antikoagulanzien erfüllen
auch solche allgemeinen Herausforderungen der Wirkstoffentwicklung.
-
Im
Fall des Inhibitors von FXa ist die Umgehung des Problems der Nebeneffekte,
die mit der oralen Verabreichung des Warfarins assoziiert sind,
sowie das Risiko des Blutens, basierend auf der Inhibierung des Thrombins,
wie sie im Falle von Heparin gefunden wird, dessen Verabreichung
nur durch intravenöse
Injektion realisiert wird, vonnöten.
-
Wenn
der FXa- Inhibitor durch ein molekulares Design- Verfahren konstruiert
wird, weist der Bindungszustand zwischen dem FXa und dem Inhibitor
des FXa eine hohe Signifikanz auf. In der dreidimensionalen Struktur
von FXa wird die aktive Stelle des FXa ausgebildet in einer Struktur,
die charakteristisch für
eine eine Chymotrypsin- artige Serin-Protease ist.
-
Das
aktive Zentrum der Serin- Protease wird von einer Vielzahl von Taschen,
genannt Subsites, ausgebildet, und man weiß, dass substanziell alle der
Inhibitoren, die keine kovalente Bindung mit dem Ser195- Rest ausbilden,
an diese Taschen binden. Man glaubt, dass unter diesen Taschen die
S1- Tasche die am bedeutsamste Tasche in der Serin- Protease für die Bindung
mit dem Substrat oder der Entwicklung der Substratselektivität ist.
-
Von
der S1- Stelle glaubt man auch, dass sie am Wichtigsten für den Serin-
Protease-Inhibitor
bei der Entwicklung der inhibitorischen Aktivität und der Enzymselektivität ist. Der
Rest, von dem man im Allgemeinen glaubt, dass er am Wichtigsten
für die
Substratspezifität
in der S1- Tasche ist, ist der Rest, der mit Chymotrypsin Nr. 189
korrespondiert, und FXa weist Asp (Asp189) als diesen Rest auf,
und man glaubt, dass die Innenseite der Tasche negativ geladen ist.
-
Dies
ist allerdings auch der Fall für
die Serin- Proteasen, welche verschieden von FXa sind, nämlich in
Trypsin, Thrombin, Protein C, dem Tissue Plasminogen Activator und
dergleichen, und eine solche Ähnlichkeit
ist ein Grund der Schwierigkeiten in der Enzymspezifität für den Inhibitor
von FXa. Die Substratspezifität des
gesamten Enzyms wird durch strukturelle Unterschiede der Subsites
bestimmt, wie z. B. der S3- Tasche, zusätzlich zu den strukturellen
Unterschieden von S1, und das Designen eines Inhibitors, der selektiv
für FXa ist,
kann durch Verwendung solcher strukturellen Unterschiede realisiert
werden.
-
Im
Hinblick auf den Bindungszustand zwischen dem FXa und dem Inhibitor
von FXa, gab es bislang nur Berichte von speziellen Verbindungen
(DX- 9065a und FX- 2212a) durch röntgenstrahlkristallografische Analyse.
-
In
DX- 9065a ist die Amidinogruppe an die S1- Tasche des FXa gebunden
und insbesondere sind Asp189 und die Amidinogruppe stark aneinander
gebunden durch elektrostatische Wechselwirkung und Wasserstoffbrückenbindungen.
Dies ist die Art und Weise der Bindung, die üblicherweise in Inhibitoren
von Trypsin und in Inhibitoren von Thrombin bekannt ist.
-
Es
hat sich auch für
FX- 2212a herausgestellt, dass die Amidinogruppe an die S1-Tasche des FXa gebunden
ist und zwar in Form einer ähnlichen
bekannten Bindungsart (J. Biol. Chem. 1996 Nov. 22; 271 (47) : 29988–92 Brandstetter
H. et al., Proc. Natl. Acad. Sci. USA (1998) Jun. 9; 95 (12) : 6630–5 Kamata
K. et al.).
-
Jedoch
sind DX- 9065a und FX- 2212a nicht hinreichend in ihrer Effizienz
bei ihrer oralen Verabreichung und es besteht auch die Befürchtung
von Nebeneffekten, welche durch die Amidinogruppe und die Guanidinogruppe
induziert werden. Seitdem wurde für die Inhibitoren von FXa,
welche anderen Strukturen aufweisen, noch nicht einmal herausgefunden,
ob solche röntgenstrahlkristallografischen
Analysen möglich
sind, und auch der Bindungszustand mit dem FXa wurde nicht vollkommen
aufgeklärt.
-
Dementsprechend
gab es keinen Hinweis – trotz
der Erkenntnis der Bedeutsamkeit der Amidinogruppe und der Guanidinogruppe – auf welche
Art von Struktur in der Bemühung
der Suche oder Entwicklung eines Inhibitors für FXa eines unterschiedlichen
Typus fokussiert werden sollte, in welchem solche Defekte verbessert
werden, da kein Clue aus den Informationen hinsichtlich der Interaktion,
basierend auf den Kristallstrukturdaten eines solchen Komplexes
des FXa mit bekannten inhibitorischen Verbindungen von FXa bereitgestellt wurde,
und auf den strukturellen Clue wurde bislang vergebens gewartet.
-
Offenbarung
der Erfindung
-
Im
Hinblick auf eine solche Situation besteht ein Bedürfnis für einen
antikoagulierenden Wirkstoff, der hohe Sicherheit und exzellente
Effektivität
demonstriert und der einfach zu verwenden ist. Um genauer zu sein, besteht
ein hohes Bedürfnis
für ein
Antikoagulans, das oral für
Mensch und andere Tiere verabreichbar ist und insbesondere leicht
in der klinischen Praxis verwendet werden kann und welches zumindest
eine Vermeidung der Wechselwirkung mit anderen Wirkstoffen realisiert
hat, sowie reduzierte Nebenwirkungen aufweist, einschließend verminderndes
Risiko des Blutens, verbesserte Dosisantwort und dergleichen.
-
Darüber hinaus
besteht in der Suche und Entwicklung eines Inhibitors von FXa ein
starkes Bedürfnis für einen
Vorschlag eines Pharmakophores (Pharmakophor: Parameter im molekularen
Design, welche in der Entwicklung eines Inhibitors mit Hilfe von
computergestützten
Wirkstoffdesign verwendet werden kann), der in der Entwicklung von
Wirkstoffen des Typus verschieden von DX- 9065a und dergleichen
verwendet werden kann, der den gleichen Bindungstyp wie der Inhibitor
von Trypsin und der Inhibitor von Thrombin aufweist, und welcher
bedeutsam im Assoziations- Zustand zwischen dem FXa und dem Inhibitor
von FXa ist, um einen bedeutsamen Hinweis zu liefern.
-
Es
sollte festgehalten werden, dass die Verwendung eines solchen Parameters
beispielsweise im Zuge der Entwicklung der Verbindungen von inhibitorischen
Verbindungen des FXa, welche keine Amidinogruppe oder Guanidinogruppe
aufweisen, die computergestützte
Konstruktion und Suche von Such- Parametern für die inhibitorische Verbindung
ermöglichen
wird; die Umwandlung in eine Verbindung, welche als ein Wirkstoff
dienen kann, umfassend ein Proteinsubstrat für FXa; das Abweichen von bekannten
Skeletten der inhibitorischen Verbindungen des FXa, welche Nebenwirkungen
zeigen; das Denovo- Design, basierend auf dem neuen Pharmakophor;
und die Veränderung
der Spezifität,
basierend auf dem neuen Parameter, welchen der Inhibitor besitzt,
im Hinblick auf eine Serin- Protease verschieden von FXa; und dergleichen.
-
Die
Erfinder der vorliegenden Erfindung haben intensive Untersuchungen
durchgeführt,
um die Probleme, wie oben beschrieben, zu lösen und um eine Verbindung
bereitzustellen, welche exzellente inhibitorische Wirkung für FXa aufweist,
und haben herausgefunden, dass die Verbindung der Formel (I) mit
einem Spiro- Skelett merklich exzellente FXa- inhibitorische Wirkung
zeigt. Die vorliegende Erfindung wurde auf der Basis dieser Erkenntnis
vervollständigt.
-
Die
Erfinder der vorliegenden Erfindung waren auch erfolgreich in der
Herstellung des Kristalls des Komplexes des Inhibitors von FXa der
vorliegenden Erfindung und des FXa und haben einen wichtigen Pharmakophor
gefunden, welcher bedeutsam in der Entwicklung des FXa- Inhibitors
des Typus ist, der verschieden von DX- 9065a und dergleichen ist,
und zwar durch die Analyse eines solchen Kristalls. Die vorliegende
Erfindung wurde vervollständigt
auch auf der Basis solcher Erkenntnisse.
-
Kurze Beschreibung
der Figuren
-
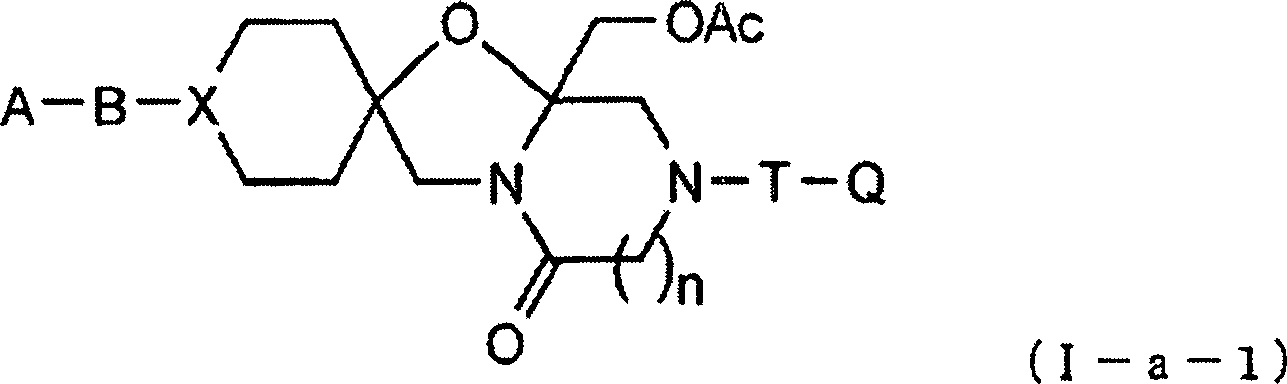
1 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
2 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
3 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
4 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
5 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
6 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
7 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
8 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
9 ist
eine Darstellung, die Strukturformeln der Verbindungen der vorliegenden
Erfindung zeigt.
-
10 ist eine Darstellung, die Strukturformeln der
Referenzverbindungen B und C zeigt.
-
11 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
12 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
13 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
14 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
15 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
16 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
17 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
18 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
19 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
20 ist eine Darstellung, die einen Synthese- Weg
der Verbindung der vorliegenden Erfindung zeigt.
-
21 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
22 ist eine Darstellung , die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
23 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
24 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
25 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
26 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
27 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
28 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
29 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
30 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
31 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
32 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (NMR-Spektrum)
von Verbindungen der vorliegenden Erfindung zeigt.
-
33 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (Röntgen-
Aufnahmen- Tabelle) von Verbindungen der vorliegenden Erfindung
zeigt.
-
34 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (Röntgen-Kristallstruktur- Darstellungs-
Tabelle) der Verbindungen der vorliegenden Erfindung zeigt.
-
35 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (Röntgen-Kristallstruktur- Darstellungs-
Tabelle) der Verbindungen der vorliegenden Erfindung zeigt.
-
36 ist eine Darstellung, die die Daten der physikalischen
Eigenschaften (Röntgen-Kristallstruktur- Darstellungs-
Tabelle) der Verbindungen der vorliegenden Erfindung zeigt.
-
37 ist ein Banddiagramm des humanen FXa (Des-
Gla- Domäne).
-
38 ist ein Banddiagramm des humanen FXa (Des-
Gla- Domäne)
- Verbindung A- Komplexes.
-
39 ist eine Darstellung, die die aktive Stelle
von humanem FXa zeigt.
-
40 ist eine Darstellung, die die aktive Stelle
von humanem FXa- Verbindung A- Komplex zeigt.
-
41 ist eine Stereoansicht der aktiven Stelle des
FXa- Verbindung A- Komplexes.
-
42 ist eine Darstellung der Tabelle, die die Serien
Nrn. der Reste der Serin Protease Domäne von FXa korrespondierend
mit den Chymotrypsin Nrn. in der Aminosäuresequenz der Serin-Protease-Domäne von Fxa
zeigt.
-
Beste Ausführungsformen
zum Durchführen
der Erfindung
-
Als
nächstes
wird die vorliegende Erfindung im Detail beschrieben. Die vorliegende
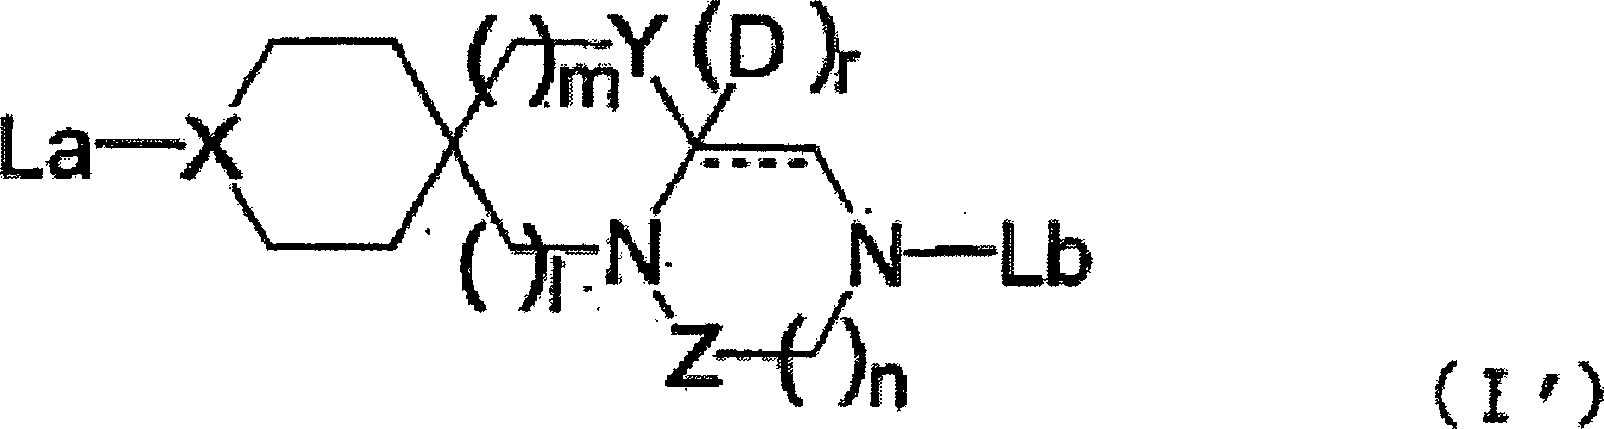
Erfindung betrifft eine trizyklische Verbindung mit einer Spiroverbrückung, wie
sie durch Formel (I) repräsentiert
wird, welche unten beschrieben werden wird, pharmazeutische Verbindungen
und Verwendungen davon zur Herstellung eines Medikaments für die prophylaktische
und/oder therapeutische Inhibierung des FXa in einem Säugetier.
-
Verschiedene
Ausführungsformen
der vorliegenden Erfindung werden im Folgenden beschrieben. In der
Verbindung der vorliegenden Erfindung bedeutet "C1-6" beispielsweise, dass "die Gruppe eine unverzweigte
Kette oder eine verzweigte Gruppe enthaltend 1 bis 6 Kohlenstoffatome" ist, solange nichts
anderes angegeben wird. Im Falle einer zyklischen Gruppe bezeichnet "C1-6" "die Anzahl der Kohlenstoffatome, die
in einem Ring vorliegen".
-
Die
Verbindung von Formel (I) und die Verbindung von Formel (I') gemäß der vorliegenden
Erfindung sind nicht speziell limitiert hinsichtlich ihres Molekulargewichts.
Das molekulare Gewicht jedoch ist vorzugsweise bis zu 1000 und noch
mehr bevorzugt bis zu 700 (und anders angegeben ist die gesamte
Anzahl der Kohlenstoffatome, welche die Verbindung konstituieren
weniger als 40). Solch eine Limitierung des molekularen Gewichts
wird routinemäßig eingesetzt
zum Identifizieren der Struktur der Verbindung als ein hauptsächlich limitierender
Faktor zusätzlich
zu dem pharmakologisch charakteristischen Basis- Skeletts des jüngsten Wirkstoff-
Design. Insbesondere ist das molekulare Gewicht vorzugsweise limitiert
auf den Bereich von bis zu 1000, wenn das orale Absorptionsvermögen des
Wirkstoffes in Betracht gezogen wird.
-
[1] Erster Aspekt der
Erfindung
-
Die
Verbindung dieser Erfindung wird repräsentiert durch die Formel (I)
oder ihr pharmazeutisch akzeptables Salz.
-
-
In
der Formel ist A ein Wasserstoffatom oder
eine Gruppe, ausgewählt aus
(1) einer gesättigten
oder ungesättigten
5- oder 6- gliedrigen zyklischen Kohlenwasserstoffgruppe, oder einer
gesättigten
oder ungesättigten
5- oder 6- gliedrigen heterozyklischen Gruppe, (2) einer Aminogruppe,
und (3) einer Imidoylgruppe ist (wobei die Gruppen (1) bis (3) optional
substituiert sind);
B ist eine einfache Bindung, eine Carbonylgruppe,
-S(O)x, oder eine optional substituierte
C1-2-Alkylengruppe;
D ist ein Wasserstoffatom,
-CO-R5 (wobei R5 ein
Wasserstoffatom oder ein Substituent ist), oder eine optional substituierte
C1-6-Alkylgruppe;
X ist ein Stickstoffatom
oder eine Methingruppe, optional substituiert mit einer Gruppe A'- B'- (wobei A' eine Gruppe repräsentiert,
ausgewählt
aus denjenigen definiert für
A, und B' eine Gruppe
repräsentiert,
ausgewählt aus
denjenigen definiert für
B);
Z ist eine Methylengruppe, eine Carbonylgruppe, oder eine
Thiocarbonylgruppe;
T ist -S(O)z- ,
eine Carbonylgruppe oder eine optional substituierte C1-2-Alkylengruppe;
Q
ist eine Kohlenwasserstoffgruppe oder eine heterozyklische Gruppe,
welche optional substituiert sind;
l, m, n, x, y und z sind
unabhängig
voneinander ganze Zahlen, ausgewählt
aus 0, 1 und 2 unter der Bedingung, dass l und m nicht zugleich
0 sind; und r ist eine ganze Zahl von 0 oder 1; und
die drei
Ringe (der Ring enthaltend X, der Ring enthaltend Y und der Ring
enthaltend Z) sind unabhängig
voneinander optional substituiert; und die Bindung angedeutet durch
die unterbrochene Linie und die durchgezogene Linie in dem Ring,
der Z enthält,
ist eine Einfachbindung oder eine Doppelbindung (wenn r = 0 ist).
-
Verschiedene
Gruppen, enthalten in der Formel (1), werden im Detail beschrieben.
-
[1-
1] In der Verbindung von Formel (I) ist Q eine Kohlenwasserstoffgruppe
oder eine heterozyklische Gruppe und diese Gruppen können optional
Substituenten aufweisen. Exemplarische "Kohlenwasserstoffgruppen" innerhalb der Definition
von Q schließen
aliphatische Kohlenwasserstoffgruppen, alizyklische Kohlenwasserstoffgruppen
und Arylgruppen ein, und die bevorzugte ist eine Arylgruppe.
-
Exemplarische "aliphatische Kohlenwasserstoffgruppen" schließen unverzweigte
oder verzweigte Ketten von Kohlenwasserstoffgruppen ein, beispielsweise
Alkylgruppen, Alkenylgruppen, Alkinylgruppen und dergleichen.
-
Exemplarische "Alkylgruppen" schließen C1-10(und mehr bevorzugt C1-6)-Alkylgruppen
ein, beispielsweise Methyl, Ethyl, Propyl, Isopropyl, Butyl, Isobutyl,
sec-Butyl, tert-Butyl, Pentyl, Isopentyl, Neopentyl, tert-Pentyl,
1-Methylbutyl, 2-Methylbutyl, 1,2-Dimethylpropyl, Hexyl, Isohexyl, 1-Methylpentyl,
2-Methylpentyl, 3-Methylpentyl, 1,1-Dimethylbutyl, 1,2-Dimethylbutyl, 2,2-Dimethylbutyl,
1,3-Dimethylbutyl, 2,3-Dimethylbutyl, 3,3-Dimethylbutyl,
1-Ethylbutyl, 2-Ethylbutyl, 1,1,2-Trimethylpropyl, 1,2,2-Trimethylpropyl,
1-Ethyl-1-methylpropyl, 1-Ethyl-2-methylpropyl, n-Hexyl, 1-Methyl-heptyl und
n-Nonyl.
-
Exemplarische "Alkenylgruppen" schließen C2_6Alkenylgruppen
ein, beispielsweise Vinyl, Allyl, Isopropenyl, 2-Methylallyl, Butenyl,
Pentenyl und Hexenyl.
-
Exemplarische "Alkinylgruppen" schließen C2_6Alkinylgruppen
ein, beispielsweise Ethinyl, 1-Propinyl, 2-Propinyl, Butinyl, Pentinyl
und Hexinyl.
-
Exemplarische "alizyklische Kohlenwasserstoffgruppen" schließen gesättigte und
ungesättigte
alizyklische Kohlenwasserstoffgruppen ein, beispielsweise Cycloalkylgruppen,
Cycloalkenylgruppen und Cycloalkandienylgruppen.
-
Exemplarische "Cycloalkylgruppen" schließen C3-9Cycloalkylgruppen ein, beispielsweise
Cyclopropyl, Cyclobutyl, Cyclopentyl, Cyclohexyl, Cycloheptyl, Cyclooctyl
und Cyclononyl.
-
Exemplarische "Cycloalkenylgruppen" schließen C3_6Cycloalkenylgruppen
ein, beispielsweise 1-Cyclopropen-1-yl, 1-Cyclobuten-1-yl, 1-Cyclopenten-1-yl,
2-Cyclopenten-1-yl,
3-Cyclopenten-1-yl und 1-Cyclohexen-1-yl.
-
Exemplarische "Cycloalkandienylgruppen" schließen C4-6Cycloalkandienylgruppen ein, z. B. 2,4-Cyclopentadien-1-yl
und 2,5-Cyclohexadien-1-yl.
-
Exemplarische "Arylgruppen" schließen C6-14 Arylgruppen ein, beispielsweise Phenyl,
Naphthyl, Biphenylyl, 2-Anthryl, Phenanthryl, Acenaphthyl und 5,6,7,8-Tetrahydronaphthalinyl(2-yl)
und unter diesen sind die bevorzugten Phenyl, 2-Naphthyl und 1-Naphthyl.
-
Exemplarische
heterozyklische Gruppen der "optional
substituierten heterozyklischen Gruppen" in Q schließen aromatische heterozyklische
Gruppen sowie gesättigte
und ungesättigte
nicht- aromatische heterozyklische Gruppen ein. Exemplarische solcher
heterozyklischer Gruppen schließen
diejenigen ein, die einen 5- bis 14- gliedrigen Ring aufweisen und
vorzugsweise ein 5- bis 12- gliedrigen Ring aufweisen, der zumindest ein
Heteroatom enthält
(vorzugsweise 1 bis 4 Heteroatome) ausgewählt aus N, O und S zusätzlich zu
den Kohlenstoffatomen.
-
Exemplarische "aromatische heterozyklische
Gruppen" schließen monozyklische
und fusionierte (annelierte) heterozyklische Gruppen ein. Bevorzugte
monozyklische aromatische heterozyklische Gruppen sind diejenigen
enthaltend 5 to 6 Ringglieder, beispielsweise Pyrolyl, Furyl, Thienyl,
Oxazolyl, Imidazolyl, Oxazolyl, Isooxazolyl, Thiazolyl, Isothiazolyl,
Pyrazolyl, 1,2,3-Triazolyl, 1,2,4-Triazolyl, 1,2,3-Oxadiazolyl,
1,2,4-Oxadiazolyl,
1,3,4-Oxadiazolyl, Furazanyl, 1,2,3-Thiadiazolyl, 1,2,4-Thiadiazolyl,
1,3,4-Thiadiazolyl, Tetrazolyl, Pyridyl, Pyridazinyl, Pyrimidinyl,
Pyrazinyl, 1,2,3-Triazinyl,
1,2,4-Triazinyl, 1,2,5-Triazinyl, 1,3,5-Triazinyl und Thiadiaziyl.
-
Vorzugsweise
sind fusionierte aromatische heterozyklische Gruppen diejenigen,
die 8 bis 12 Ringglieder enthalten, beispielsweise monovalente Gruppen,
ausgebildet durch Kondensation eines der 5- oder 6- gliedrigen aromatischen
Ringe, wie oben beschrieben, mit einem oder einer Vielzahl von (vorzugsweise
1 bis 2) aromatischen Ringen (z. B. ein Benzolring), gefolgt von
der Entfernung der Wasserstoffatome an einer zufälligen Position von diesem
so geformten Ring.
-
Exemplarische
solche Gruppen schließen
ein: Indolyl, Isoindolyl, 1H-Indazolyl, Benzofuranyl(-2-yl), Isobenzofuranyl,
Benzothienyl(-2-yl), Isobenzothienyl, Benzindazolyl, Benzoxazolyl(-2-yl),
1,2-Benzoisoxazolyl, Benzothiazolyl(-2-yl), 1,2-Benzoisothiazolyl, 2H-Benzopyranyl(-3-yl),
(1H-)Benzimidazolyl(-2-yl), 1H- Benzotriazolyl,
4H-1,4-Benzoxazinyl, 4H-1,4-Benzothiazinyl, Chinolyl, Isochinolyl,
Cinnolinyl, Chinazolinyl, Chinoxalinyl, Phthalazinyl, Naphthylizinyl,
Purinyl, Pteridinyl, Carbazolyl, Carbolinyl, Acridinyl, Phenoxazinyl,
Phenothiazinyl, Phenazinyl, Phenoxazinyl, Thianthrenyl, Phenanthridinyl,
Phenanthrolinyl, Indolizinyl, (4,5,6,7)-Tetrahydrothiazolo[5,4- c]pyridyl(-2-yl),
(4,5,6,7-)Tetrahydrothieno[3,2- c]pyridyl, (1,2,3,4-)Tetrahydroisochinolyl(-6-yl),
Thiazolo[5,4-c]pyridyl(-2-yl), Pyrolo[1,2- b]pyridazinyl, Pyrazo[1,5-
a]pyridyl, Imidazo[1,2- a]pyridyl, Imidazo[1,5- a]pyridyl, Imidazo[1,2-
b]pyridazinyl, Imidazo[1,5- a]pyrimidinyl, 1,2,4-Triazolo[4,3- a]pyridyl, 1,2,4-Triazolo[4,3-
b]pyridazinyl (bevorzugte Ausführungsformen
sind in Klammern angegeben).
-
Exemplarische "nicht- aromatische
heterozyklische Gruppen" schließen 3- bis
8- gliedrige gesättigte und
ungesättigte
aromatische heterozyklische Gruppen ein, beispielsweise Azetidinyl,
Oxilanyl, Oxetanyl, Thietanyl, Pyrolidinyl, Tetrahydrofuryl, Thiolanyl,
Pyrazolinyl, Pyrazolidinyl, Pyperidyl, Tetrahydropyranyl, Pyperadinyl,
Morpholinyl, Thiomorpholinyl und Chinuclidinyl.
-
Exemplarische "Substituenten" der "optional substituierten
Kohlenwasserstoffgruppe" oder
der "optional substituierten
heterozyklischen Gruppe" in
Q schließen
ein (a) Alkyl, Alkenyl, Alkynyl, Aryl, Cycloalkyl und Cycloalkenyl,
(b) heterozyklische Gruppen, (c) Amino, (d) Imidoyl, Amidino, Hydroxyl,
Thiol und Oxo, (e) Halogenatome, wie z. B. Fluor, Chlor, Brom und
Iod, Cyano und Nitro, (f) Carboxyl und (g) Carbamoyl, Thiocarbamoyl,
Sulfonyl, Sulfinyl, Sulfid und Acyl. Von den (a) bis (g) wie oben
beschrieben, können
die Gruppen, ausgenommen (e), des Weiteren einen Substituenten umfassen.
-
Die "optional substituierte
Kohlenwasserstoffgruppe " und
die "optional substituierte
heterozyklische Gruppe" in
Q können
zufällig
substituiert sein mit 1 bis 5 solcher Substituenten. Solche Subsituenten
(a) bis (f) werden im weiteren Detail beschrieben.
- (a) Die Alkyl-, Alkenyl-, Alkynyl-, Aryl-, Cycloalkyl- und Cycloalkenylgruppen
können
irgendwelche der "Alkylgruppen", "Alkenylgruppen", "Alkinylgrupen", "Arylgruppen", "Cycloalkylgruppen" und "Cycloalkenylgruppen", erwähnt als
Beispiele der "Kohlenwasserstoffgruppe" für Q sein,
und die bevorzugten sind C1-6- Alkylgruppen, C2-6-Alkenylgruppen, C2-6-Alkinylgruppen,
C6-14-Arylgruppen, C3-7-Cycloalkylgruppen
und C3-6-Cycloalkenylgruppen.
- Diese Gruppen können
des Weiteren einen optionellen Substituenten RI (wobei RI eine Gruppe
repräsentiert,
ausgewählt
aus C1-6-Alkoxy, C1-6-Alkoxycarbonyl,
Carboxyl, Carbamoyl, welches optional mono- oder disubstituiert
ist mit einem C1-6-Alkyl, Halogen, C1-6-Alkyl, halogenierten C1-6-Alkyl,
Amino, welches optional mono- oder disubstituiert ist mit einem
C1-6-Alkyl, C2-6-Alkenoylamino,
Nitro, Hydroxyl, Oxo, Cyano und Amidino) einschließen.
- (b) Die heterozyklische Gruppe kann irgendeine der "aromatischen heterozyklischen
Gruppen" und "nicht- aromatischen
heterozyklischen Gruppen" erwähnt als
Beispiele für
die "heterozyklische
Gruppe" für Q sein, und
die bevorzugten sind (I) "5-
oder 6- gliedrige monozyklische aromatische heterozyklische Gruppen", (II) "8- bis 12- gliedrige,
fusionierte, aromatische heterozyklische Gruppen" und (III) "3- bis 8- gliedrige, gesättigte oder
ungesättigte,
nicht- aromatische heterozyklische Gruppen", welche 1 bis 4 Heteroatome, ausgewählt aus
Stickstoffatomen, Sauerstoffatomen und Schwefelatomen zusätzlich zu
den Kohlenstoffatomen enthalten.
-
Diese
Gruppen können
des Weiteren einen optionellen Substituenten RII enthalten (wobei
RII eine Gruppe, ausgewählt
aus C1-6-Alkylgruppen, C1-6-Alkanoylgruppen
und der Benzoylgruppe repräsentiert).
- (c) Die "optional
substituierte Aminogruppe" kann
beispielsweise eine Aminogruppe sein, die optional mono- oder disubstituiert
ist mit dem Substituent RIII (worin RIII eine Gruppe repräsentiert,
ausgewählt
aus C1-6-Alkyl, C1-6-Alkanoyl,
C2-6-Alkenoyl, Benzoyl und C1-6-Alkoxycarbonyl,
optional substituiert mit 1 bis 5 Halogenatomen), oder eine 3- bis
8- gliedrige monozyklische Aminogruppe, die optional substituiert
ist mit einer Gruppe, ausgewählt
aus C1-6-Alkyl, C7-10-Aralkyl
und C6-10Aryl.
- (d) Exemplarische Substituenten in der "optional substituierten Imidoylgruppe,
der optional substituierten Amidinogruppe, der optional substituierten
Hydroxylgruppe und der optional substituierten Thiolgruppe" schließen RIII
(RIII repräsentiert
eine Gruppe, ausgewählt
aus C1-6-Alkyl, C1-6-Alkanoyl,
C2-6-Alkenoyl, Benzoyl und C1-6-Alkoxycarbonyl,
optional substituiert mit 1 bis 5 Halogenatomen), wie in (c) beschrieben
ein. Folglich schließen
die Beispiele von (d) C1-6-Alkylimidoylgruppen,
die Formimidoylgruppe oder die Amidinogruppe, die Benzyloxygruppe,C1-6-Alkanoyloxygruppen und Oxogruppen ein.
- (e) Halogenatome wie z. B. Fluor-, Chlor-, Brom- und Iod- ,
Cyanogruppen und Nitrogruppen.
- (f) Die "optional
substituierten Carboxylgruppen" schließen Carboxylgruppen,
C1-6-Alkoxycarbonylgrupen, C7-12-Caryloxycarbonylgruppen
und C6-10-Aryl-C1-4-alkoxycarbonylgruppen
ein, und die Arylgruppe in solch einem (f) ist optional substituiert
mit dem Substituenten RIV. RIV repräsentiert eine Aminogruppe,
die mono- oder disubstituiert ist mit dem Substituenten RII (worin
RII eine C1-6-Alkylgruppe repräsentiert,
eine C1-6-Alkanoylgruppe oder Benzoylgruppe)
von (b); ein Halogenatom; eine Hydroxylgruppe; eine Nitrogruppe;
eine Cyanogruppe; eine C1-6-Alkylgruppe,
die optional substituiert ist mit 1 bis 5 Halogenatomen; oder einer
Alkoxygruppe, die optional substituiert ist mit 1 bis 5 Halogenatomen.
- (g) Die "optional
substituierte Carbamoylgruppe, die optional substituierte Thiocarbamoylgruppe,
das optional substituierte Sulfonyl, das optional substituierte
Sulfinyl, das optional substituierte Sulfid und die optional substituierte
Acylgruppe" sind
beispielsweise die Gruppen, repräsentiert
durch -CONRgRg',
-CSNRgRg', -SOy-Rg
oder -CO-Rg, wobei:
Rg ein Wasserstoffatom oder den Substituenten
RV repräsentiert
(wobei RV C1-6-Alkyl, C3-6-Cycloalkyl, C6-10-Aryl, C7-10-Aralkyl
oder eine heterozyklische Gruppe repräsentiert, und die heterozyklische
Gruppe eine heterozyklische Gruppe ist, die 1 bis 4 Heteroatome
enthält,
ausgewählt
aus Sauerstoffatom, Schwefelatom und Stickstoffatom zusätzlich zu
den Kohlenstoffatomen, welche irgendwelche der Folgenden darstellen:
(I) eine 5- oder 6- gliedrige monozyklische aromatische heterozyklische
Gruppe, (II) eine 8- bis 12- gliedrige fusionierte aromatische heterozyklische
Gruppe und (III) eine 3- bis 8- gliedrige gesättigte oder ungesättigte nicht- aromatische
heterozyklische Gruppe und die Alkyl-, die Cycloalkyl-, die Aryl-,
die Aralkyl- oder die heterozyklische Gruppe ist des Weiteren optional
substituiert mit dem Substituenten RIV von (f));
Rg' ein Wasserstoffatom
oder eine Gruppe, ausgewählt
aus C1-6-Alkylgruppen, C3-6-Cycloalkylgruppen
und C7-10-Aralkylgruppen ist; und
y
0, 1 oder 2 ist.
-
In
der Verbindung der Formel (I) ist Q vorzugsweise wie unten beschrieben.
-
[1-
1- a] Beispiele der "optional
substituierten Kohlenwasserstoffgruppe" oder der "optional substituierten heterozyklischen
Gruppe" schließen ein:
(1)
C1-10-Alkylgruppen; (2) C2-6-Alkenylgruppen;
(3) C2-6-Alkinylgruppen; (4) C3-9-Cycloalkylgruppen;
(5) C3-6-Cycloalkenylgruppen; (6) C4-6-Cycloalkandienylgruppen; (7) C6-14-Arylgruppen; und (8) (I) "5- oder 6- gliedrige
monozyklische aromatische heterozyklische Gruppen", (II) "8- bis 12- gliedrige,
fusionierte aromatische heterozyklische Gruppen" und (III) "3- bis 8- gliedrige, gesättigte oder
ungesättigte
nicht- aromatische heterozyklische Gruppen", die 1 bis 4 Heteroatome enthalten,
ausgewählt
aus Stickstoffatom, Sauerstoffatom und Schwefelatom zusätzlich zu
den Kohlenstoffatomen und jede Gruppe der oben genannten (1) bis
(8) kann entweder unsubstituiert oder substituiert sein mit 1 bis
5 Substituenten der Klasse, ausgewählt aus (a- 1) bis (g- 1) wie
unten beschrieben.
-
Die
Klassen sind:
- (a- 1): C1-6-Alkylgruppen,
C2-6-Alkenylgruppen, C2-6-Alkinylgruppen,
C6-14-Arylgruppen,
C3-7-Cycloalkylgruppen und C3-6-Cycloalkenylgruppen.
Diese Substituenten sind optional des Weiteren substituiert mit
dem Substituenten RI (wobei RI eine Gruppe repräsentiert, ausgewählt aus
C1-6-Alkoxy; C1-6-Alkoxycarbonyl;
Carboxyl; Carbamoyl, welches optional mono- oder disubstituiert
ist mit einem C1-6-Alkyl; einem Halogen;
C1-6-Alkyl; halogeniertem C1-6-Alkyl;
Amino, welches optional mono- oder disubstituiert ist mit einem
C2-6-Alkyl; C2-6-Alkenoylamino;
Nitro; Hydroxy; Oxo; Cyano; und Amidino).
- (b- 1): eine heterozyklische Gruppe, enthaltend 1 bis 4 Heteroatome,
ausgewählt
aus Sauerstoffatom, Schwefelatom und Stickstoffatom, zusätzlich zu
den Kohlenstoffatomen, die irgendeine ist aus (I) eine "5- oder 6- gliedrige,
monozyklische aromatische heterozyklische Gruppe", (II) eine "8- bis 12- gliedrige, fusionierte aromatische
heterozyklische Gruppe" und
(III) eine "3- bis
8- gliedrige, gesättigte
oder ungesättigte,
nicht-aromatische
heterozyklische Gruppe".
Diese heterozyklischen Gruppen sind optional des Weiteren substituiert
mit RII (wobei RII eine Gruppe repräsentiert, ausgewählt aus
C1-6-Alkyl, C1-6-Alkanoyl
und Benzoyl).
- (c- 1): eine Aminogruppe, die optional substituiert ist mit
dem Substituenten RIII (wobei RIII eine Gruppe repräsentiert,
ausgewählt
aus C1-6-Alkyl, C1-6-Alkanoyl,
C2-6-Alkenoyl, Benzoyl und C1-6-Alkoxycarbonyl,
optional substituiert mit 1 bis 5 Halogenatomen) und eine 3- bis
8- gliedrige monozyklische Aminogruppe, die optional substituiert
ist mit einer Gruppe, ausgewählt
aus C1-6-Alkyl, C7-10-Aralkyl
und C6-10-Aryl.
- (d- 1): eine Imidoylgruppe, eine Amidinogruppe, eine Hydroxylgruppe
und eine Thiolgruppe. Diese Substituenten sind optional substituiert
mit Gruppen, ausgewählt
aus den Substituenten RIII, wie oben unter (c- 1) beschrieben.
- (e- 1): ein Halogenatom, wie z. B. Fluor, Chlor, Brom und Iod,
eine Cyanogruppe und eine Nitrogruppe.
- (f- 1): eine Carboxylgruppe, eine C1-6-Alkoxycarbonylgruppe,
eine C7-12-Aryloxycarbonylgruppe und eine C6-10-Aryl-C1-4-alkoxycarbonylgruppe;
und die Arylgruppe in solch einem (f- 1) ist optional substituiert
mit dem Substituent RIV (wobei RIV Amino repräsentiert, welches optional
mono- oder disubstituiert ist mit Gruppen, ausgewählt aus
RIII, wie oben unter beschrieben, (c- 1); C1-6-Alkyl
oder C1-6-Alkoxy, welches optional substituiert
ist mit 1 bis 5 Halogenatomen; ein Halogenatom; Hydroxyl; Nitro;
und Cyano).
- (g- 1): eine Gruppe -CONRgRg',
-CSNRgRg', -CO-Rg
und -SOy-Rg wobei:
Rg ein Wasserstoffatom oder den Substituenten
RV repräsentiert
(wobei RV Folgendes repräsentiert:
C1-6-Alkyl, C3-6-Cycloalkyl,
C6-10-Aryl, C7-10-Aralkyl
oder eine heterozyklische Gruppe, und die heterozyklische Gruppe eine
heterozyklische Gruppe ist, die 1 bis 4 Heteroatome enthält, die
ausgewählt
sind aus Sauerstoffatom, Schwefelatom und Stickstoffatom, zusätzlich zu
den Kohlenstoffatomen, die irgendwelche der Folgenden darstellen:
(I) eine 5- oder 6- gliedrige monozyklische aromatische heterozyklische
Gruppe, (II) eine 8- bis 12- gliedrige fusionierte aromatische heterozyklische
Gruppe und (III) eine 3- bis 8- gliedrige, gesättigte oder ungesättigte,
nicht- aromatische heterozyklische Gruppe, und das Alkyl, das Cycloalkyl,
das Aryl, das Aralkyl oder die heterozyklische Gruppe ist optional
des Weiteren mit Substituenten RIV substituiert, wie beschrieben
unter (f- 1));
Rg' ein
Wasserstoffatom oder eine Gruppe, ausgewählt aus C1-6-Alkylgruppen,
C3-6-Cycloalkylgruppen
und C7-10-Aralkylgruppen ist; und
y
0, 1 oder 2 ist.
-
In
den Gruppen gezeigt in (a- 1) bis (g- 1), wie oben beschrieben,
sind die "am meisten
bevorzugten Gruppen" Substituenten,
die folgende einschließen
C1-6-Alkyl, C2-6-Alkenyl, C2-6-Alkynyl, Halogenatom, halogeniertes C1-6-Alkyl, Cyano, Amino, Hydroxyl, Carbamoyl,
C1-6-Alkoxy, C2-6-Alkenyloxy,
C2-6-Alkynyloxy, C1-6-Alkylthio,
C1-6-Alkylsulfinyl,
C1-6-Alkylsulfonyl, Mono-/Di-C1-6-alkylamino,
C1-6-Alkoxycarbonyl, C2-6-Alkanoyl, C2-6-Alkanoylamino, Hydroxy- C1-6-alkyl,
C1-6-Alkoxy-C1-6-alkyl,
Carboxy-C1-6-alkyl, C1-6-Alkoxycarbonyl-C1-6-alkyl, Carbamoyl-C1-6-alkyl,
N-(C1-6)-Alkylcarbamoyl-C1-6-alkyl, N,N-Di-C1-6-alkylcarbamoyl-C1-6-alkyl, Phenyl, Phenoxy, Phenylthio, Phenylsulfinyl,
Phenylsulfonyl, Benzyl und Benzoyl, und der aromatische Ring in
diesen Substituenten kann substituiert mit 1 bis 3 Substituenten
sein, ausgewählt
aus Halogenatomen, Trifluoromethyl, Cyano, Hydroxyl, Amino, Nitro,
Carboxyl, Carbamoyl, C1-6-Alkyl, C1-6-Alkoxy, Mono-/Di-C1-6-alkylamino, Di-C1-6-alkylcarbamoyl,
C1-6-Alkoxycarbonyl, N-C1-6-Alkylcarbamoyl,
N,N-Di-C1-6-alkylcarbamoyl und C2-6-Alkenoylamino.
-
[1-
1- b] Vorzugsweise ist Q (1) eine C1-6-Alkylgruppe,
(2) eine C2-6-Alkenylgruppe, (7) eine C6-14-Arylgruppe oder (8) (I) eine 5- bis
6- gliedrige, monozyklische aromatische heterozyklische Gruppe,
(II) eine 8- bis 12- gliedrige, fusionierte aromatische heterozyklische
Gruppe oder (III) eine 3- bis 8- gliedrige, gesättigte oder ungesättigte,
nicht-aromatische
heterozyklische Gruppe, die 1 bis 4 Heteroatome enthält, ausgewählt aus Stickstoffatom,
Sauerstoffatom und Schwefelatom, zusätzlich zu den Kohlenstoffatomen
und jede Gruppe in (1), (2), (7) und (8) ist optional mono- oder
disubstituiert an einer zufälligen
Position ist mit dem Substituenten der Klasse, ausgewählt aus
[1- 1](a- 1) bis (g- 1) (und am meisten bevorzugt aus denjenigen,
die als "insbesondere
bevorzugte Gruppen" aufgeführt sind).
-
[1-
1- c] Mehr bevorzugt ist Q (1')
oder (2'): eine
C1-6-Alkylgruppe (am meisten bevorzugt eine
C1-2-Alkylgruppe) oder eine C2-6-Alkenylgruppe
(am meisten bevorzugt eine C2-Alkenylgruppe)
substituiert mit einem Substituenten, ausgewählt aus Substituent (a- 1):
einer C6-14-Arylgruppe und Substituent (b-
1): einer aromatischen Gruppe, ausgewählt aus (I) 5- oder 6- gliedrigen
monozyklischen aromatischen heterozyklischen Gruppen und (II) 8-
bis 12- gliedrigen fusionierten aromatischen heterozyklischen Gruppen,
die 1 bis 4 Heteroatome enthalten, ausgewählt aus Stickstoffatom, Sauerstoffatom
und Schwefelatom, zusätzlich
zu den Kohlenstoffatomen; oder
(7'): eine C6-14-Arylgruppe,
die optional substituiert ist mit 1 bis 2 Halogenatomen; oder (8') : eine heterozyklische
Gruppe, die (I) eine 5- oder 6- gliedrige, monozyklische, aromatische
heterozyklische Gruppe, (II) eine 8- bis 12- gliedrige, fusionierte
aromatische heterozyklische Gruppe oder (III) eine 3- bis 8- gliedrige,
gesättigte oder
ungesättigte,
nicht- aromatische heterozyklische Gruppe ist, welche 1 bis 4 Heteroatome
enthält,
die ausgewählt
sind aus Stickstoffatom, Sauerstoffatom und Schwefelatom, zusätzlich zu
den Kohlenstoffatomen, und wobei die Kohlenstoffatome mono- oder
disubstituiert mit einem Halogenatom sind.
-
Der
aromatische Ring in dem oben genannten Substituenten (1') oder (2') ist optional substituiert
mit 1 bis 3 Substituenten, ausgewählt aus Halogenatomen, Trifluoromethyl,
Cyano, Hydroxyl, Amino, Nitro, Carboxyl, Carbamoyl, C1-6-Alkyl,
C1-6-Alkoxy, Mono-/Di-C1-6-alkylamino,
Di-C1-6-alkylcarbamoyl, C1-6-Alkoxycarbonyl, N-C1-6-Alkylcarbamoyl,
N,N-Di-1-6-alkylcarbamoyl und C2-6-Alkenoylamino.
-
Der
aromatische Ring in dem Substituenten (7') und (8') ist auch optional mono- oder disubstituiert
an zufälliger
Position mit dem Substituenten der Klasse, ausgewählt aus [1-
1](a- 1) bis (g- 1) (und am meisten bevorzugt aus denjenigen aufgeführt unter "insbesondere bevorzugten
Gruppen").
-
[1-
1- d] Immer noch mehr bevorzugt ist Q eine Benzylgruppe, Phenethylgruppe,
Styrylgruppe, 1-Naphthylgruppe, 2-Naphthylgruppe, Benzofuran-2-ylgruppe,
Benzo[b]thien-2-ylgruppe, Indolyl-2-ylgruppe, Chinolin-3-ylgruppe,
1N-Benzimidazol-2-ylgruppe,
Benzoxazol-2-ylgruppe, Benzothiazol-2-ylgruppe, 2H-Benzopyran-3-ylgruppe, 4-Vinylphenylgruppe,
4-Benzolsulfonyl-thiophen-2-ylgruppe oder 5-(2-Pyridyl)thiophen-2-ylgruppe, und der
aromatische Ring in solch einer Gruppe ist optional mono- oder disubstituiert
mit einem Halogenatom (am meisten bevorzugt mit einem Chloratom
oder einem Bromatom) oder einer C1-6-Alkylgruppe
(am meisten bevorzugt einer Methylgruppe).
-
[1-
2] In der Verbindung der Formel (I) ist A ein Wasserstoffatom; oder
- (1) eine optional substituierte, gesättigte oder
ungesättigte,
5- oder 6- gliedrige, zyklische Kohlenwasserstoffgruppe oder eine
optional substituierte, gesättigte
oder ungesättigte,
5- oder 6- gliedrige, heterozyklische Gruppe,
- (2) eine optional substituierte Aminogruppe, oder
- (3) eine optional substituierte Imidoylgruppe.
-
[1-
2- a] In der (1) optional substituierten, gesättigten oder ungesättigten,
5- oder 6- gliedrigen, zyklischen Kohlenwasserstoffgruppe, oder
optional substituierten, gesättigten
oder ungesättigten,
5- oder 6- gliedrigen, heterozyklischen Gruppe
korrespondiert
die "gesättigte oder
ungesättigte,
5- oder 6- gliedrige, zyklische Kohlenwasserstoffgruppe" mit denjenigen,
die 5 oder 6 Kohlenstoffatome enthalten unter den zyklischen Kohlenwasserstoffgruppen
aufgeführt
als "allzyklischen
Kohlenwasserstoffgruppen" und "Arylgruppen" in Q. Beispiele
sind Cyclopentyl, Cyclohexyl, Cycloheptyl, Cyclopentenyl, Cyclopentadienyl,
Cyclohexadienyl und Phenyl.
-
Beispielartige "gesättigte oder
ungesättigte,
5- oder 6- gliedrige, heterozyklische Gruppen" sind 5- oder 6- gliedrige, monozyklische
Gruppen in den heterozyklischen Gruppen dargestellt in den "aromatischen heterozyklischen
Gruppen und gesättigten
oder ungesättigten,
nicht- aromatischen heterozyklischen Gruppen" in Q. Die heterozyklischen Gruppen
enthalten zumindest ein (und bevorzugt 1 bis 4) Heteroatom, ausgewählt aus
N, O und S, zusätzlich
zu den Kohlenstoffatomen.
-
Um
genauer zu sein, enthalten "nicht-
aromatische heterozyklische Gruppen" Azetidinyl, Oxilanyl, Oxetanyl, Thietanyl,
Pyrolidinyl, Tetrahydrofuryl, Thiolanyl, Pyrazolinyl, Pyrazolidinyl,
Pyperidyl, Tetrahydropyranyl, Pyperadinyl, Morpholinyl, Thiomorpholinyl
und Quinuclidinyl, und
exemplarische "aromatische heterozyklische Gruppen " enthalten Pyrolyl,
Furyl, Thienyl, Oxazolyl, Imidazolyl, Oxazolyl, Isoxazolyl, Thiazolyl,
Isothiazolyl, Pyrazolyl, 1,2,3-Triazolyl,
1,2,4-Triazolyl, 1,2,3-Oxadiazolyl, 1,2,4-Oxadiazolyl, 1,3,4-Oxadiazolyl,
Furazanyl, 1,2,3-Thiadiazolyl, 1,2,4-Thiadiazolyl, 1,3,4-Thiadiazolyl,
Tetrazolyl, Pyridyl, Pyridazinyl, Pyrimidinyl, Pyrazinyl, 1,2,3-Triazinyl,
1,2,4-Triazinyl, 1,2,5-Triazinyl, 1,3,5-Triazinyl und Thiadiazinyl.
-
Der
Ring in A ist optional weiter substituiert mit 1 bis 3 Substituenten
Rq (worin Rq irgendeiner der Substituenten (1) bis (8) von Q ist,
welcher optional substituiert ist mit einem der Substituenten (a)
bis (f)) Alternativ ist der Ring in A optional mono- oder disubstituiert
mit einer Gruppe ausgewählt
aus:
R1 (worin R1 irgendeine
Gruppe, ausgewählt
aus der Gruppe A (Wasserstoffatom, Halogenatome, Trifluormethylgruppe,
Trifluormethoxygruppe, Carboxylgruppe, Carbamoylgruppe, Sulfamonylgruppe,
Aminogruppe, Cyanogruppe, Nitrogruppe, niedere Alkanoylgruppen,
niedere Alkoxygruppen, niedere Alkoxycarbonylgruppen, niedere Alkylsulfonylgruppen,
niedere Alkylsulfinylgruppen, mono- oder disubstituierte niedere
Alkylaminogruppen, zyklische Aminogruppen, niedere Alkanoylaminogruppen,
Phenylgruppe, Phenoxygruppe, Benzyloxygruppe, Benzoylgruppe, Mercaptogruppe,
niedere Alkylthiogruppen, niedere Alkylthiocarbonylgruppen, Hydroxygruppe,
und mono- oder disubstituierte niedere Alkylaminocarbonylgruppen);
einem Sauerstoffatom, welches eine N-Oxidgruppe ausbildet mit einem zyklischen
Stickstoffatom; und niedrigeren Alkylgrup pen, niedrigeren Alkoxygruppen,
niedrigeren Alkenylgruppen, einer Phenylgruppe, 5- oder 6- gliedrigen
heterozyklischen Gruppen, welche optional substituiert sind an irgendeiner
zufälligen
Anzahl von Positionen mit dem Substituenten von Gruppe A).
-
[1-
2- b] Beispiele der optional substituierten Aminogruppe von (2)
sind Aminogruppen, die optional mono- oder disubstituiert sind mit
dem Substituenten RVII (worin RVII eine C1-10-Alkylgruppe,
eine Formimidgruppe, eine Acetimidoylgruppe, eine C2-6-Alkenylgruppe, eine
C3-6-Cycloalkenylgruppe, eine C3-9-Cycloalkylgruppe,
eine C4-6-Cycloalkandienylgruppe, oder eine C6-14-Arylgruppe ist). Es sollte festgehalten
werden, dass die zyklische Aminogruppe innerhalb der "gesättigten
oder ungesättigten
5- oder 6- gliedrigen heterozyklischen Gruppen" von [1- 2- a] (1) enthalten ist.
-
[1-
2- c] Beispiel der optional substituierten Imidoylgruppe von (3)
schließen
ein:
die Gruppe: -C(RVII')=N-RVII"
(worin RVII' und RVII" gleich oder verschieden
voneinander sind und zufällig
ausgewählt
sind aus einem Wasserstoffatom und den Substituenten RVII wie oben
in (2) beschrieben).
-
Es
sollte festgehalten werden, dass die zyklische Imidoylgruppe enthalten
ist innerhalb von [1- 2- a] (1) "ungesättigten
5- oder 6- gliedrigen, heterozyklischen Gruppen".
-
Mehr
bevorzugt ist A ein Wasserstoffatom; oder [1- 2- a1] eine 5- gliedrige,
aromatische, monozyklische heterozyklische Gruppe, welche 1 bis
4 Stickstoffatome oder 1 bis 3 Sauerstoffatome oder Schwefelatome
zusätzlich
zu den Kohlenstoffatomen enthalten kann, oder die folgende Gruppe:
wobei G1, G2, G3 und G4
unabhängig
voneinander CH oder N sind, und alle Ringe optional mono- oder disubstituiert
sind mit irgendeinem der (a) bis (g) wie oben beschrieben;
[1-
2- b1] eine Aminogruppe, welche optional mono- oder disubstituiert
ist mit einer C
1-10-Alkylgruppe oder einer C
6-14-Arylgruppe,
einer Formimidoylaminogruppe, oder einer Acetimidoylaminogruppe;
oder
[1- 2- c1] die Gruppe: -N(Ra")-C(Ra')=N-Ra oder die Gruppe: -C(Ra')=N-Ra (worin in jeder
Gruppe Ra" ein Wasserstoffatom
oder eine C
1-6-Alkylgruppe ist;
Ra' ein Wasserstoffatom
ist; eine C
1-6-Alkylgruppe; eine C
1-6-Alkanoylgruppe; eine Benzoylgruppe; eine
Aminogruppe, welche optional mono- oder disubstituiert ist mit einer
Gruppe, ausgewählt
aus C
1-6-Alkyl, einem C
1-6-Alkanoyl
oder einem Benzoyl; oder einer C
1-6-Alkoxygruppe;
und
Ra ein Wasserstoffatom, eine C
1-6-Alkylgruppe,
eine C
1-6-Alkanoylgruppe, oder Benzoylgruppe),
oder alternativ die -C(Ra')=N-Ra-Gruppe
in jeder Gruppe folgende Formel ausbilden kann:
-
-
[1-
3] In der Verbindung von Formel (I) ist B
[1- 3- a] eine Einfachbindung,
eine Carbonylgruppe, -S(O)x- (worin x ist
typischerweise 0 bis 2 ist, vorzugsweise 2 ist), oder eine optional
substituierte C1-2-Alkylengruppe (welche typischerweise
substituiert ist mit einer optional halogenierten C1-6-Alkylgruppe
oder einer optional halogenierten C1-6-Alkoxygruppe),
[1-
3- b] vorzugsweise eine Einfachbindung, eine Carbonylgruppe oder
-SO2- , und
[1- 3- c] mehr bevorzugt
eine Einfachbindung.
-
[1-
4] In der Verbindung von Formel (I), ist D
-
[1-
4- a] ein Wasserstoffatom, eine Gruppe -CO-R5 (worin
R5 ein Wasserstoffatom oder ein Substituent ist)
oder eine optional substituierte C1-6-Alkylgruppe
(vorzugsweise eine C1-6-Alkylgruppe optional
substituiert mit R15 wie unten beschrieben).
-
R5 ist vorzugsweise eine Wasserstoffatom;
eine Hydroxylgruppe; eine C1-6-Alkylgruppe;
eine C1-6-Alkoxygruppe; eine C1-6-Alkoxycarbonylalkylgruppe;
eine Phenoxygruppe oder eine Benzyloxygruppe, wobei jede davon optional
substituiert ist mit einem C1-6-Alkyl, einem C1-6-Alkoxy, oder einem Halogenatom; oder
einer optional substituierte Aminogruppe; und insbesondere einer
Gruppe -NR6R7 (worin
R6 und R7 unabhängig voneinander
ein Wasserstoffatom sind, ein C1-6-Alkyl,
ein C4-7-Cycloalkyl, oder ein C2-6-Alkenyl;
oder R6 und R7 können zusammen
einen 5- bis 7- gliedrigen heterozyklischen Ring ausbilden mit dem
Stickstoffatom, an welches R6 und R7 binden, wobei der heterozyklische Ring
optional des Weiteren umfasst 1 oder 2 Heteroatome, ausgewählt aus
N, S und O); und solch ein Substituent R5 ist
optional des Weiteren substituiert mit einer Gruppe, ausgewählt aus
Hydroxyl, Amino, Carboxyl, C1-6-Alkoxycarbonyl,
Oxo, C1-6-Alkyl, Hydroxy-C1-6-alkyl,
C1-6-Alkoxy-C1-6-alkyl,
Carboxy-C1-6-alkyl, C1-6-Alkyl-C1-6-alkoxycarbonyl
und Carbamoyl-C1-6-alkoxy).
-
[1-
4- b] Mehr bevorzugt ist D ein Wasserstoffatom; oder
- 1) eine Gruppe, ausgewählt
aus einer Carboxylgruppe; einer C1-6-Alkylcarbonylgruppe;
einer C1-6-Alkoxycarbonylgruppe; einer C1-6-Alkoxycarbonylalkylcarbonylgruppe;
einer Phenoxycarbonylgruppe optional substituiert mit einem C1-6-Alkyl, einem C1-6-Alkoxy
oder einem Halogenatom; einer Benzyloxycarbonylgruppe optional substituiert
mit einem C1-6-Alkyl, einem C1-6-Alkoxy
oder einem Halogenatom;
- 2) eine Carbamoylgruppe, die optional mono- oder disubstituiert
ist mit einem C1-6-Alkyl; eine C1-6-Alkoxycarbamoylgruppe;
eine C1-6-Alkoxycarbonylalkylcarbamoylgruppe;
eine zyklische Aminocarbonylgruppe, optional substituiert mit Oxo,
Hydroxyl, Amino oder Carboxyl (und insbesondere eine Pyrrolidin-1-ylcarbonylgruppe,
ein Piperidin-1-ylcarbonyl, ein Piperazin-1-ylcarbonyl, ein 4-Morpholinocarbonyl,
ein Thiomorpholinocarbonyl oder ein 1,1-Dioxo-4-thiomorpholinocarbonyl); einer N-Phenylcarbamoylgruppe;
oder einer Gruppe, ausgewählt
aus den Gruppen, repräsentiert
durch -CONH(CH2)pS(O)qR10 und -CONH(CH2)tNR11R12 (worin R10, R11 und R12 unabhängig voneinander
ein Wasserstoffatom sind, eine C1-6-Alkylgruppe,
eine Phenylgruppe oder eine C1-6-Alkylphenylgruppe;
p eine ganze Zahl von 0 bis 4 ist; q eine ganze Zahl von 0 bis 2
ist; und t eine ganze Zahl von 1 bis 4 ist); oder
- 3) eine C1-6-Alkylgruppe (vorzugsweise
Methyl oder Ethyl) optional substituiert mit R15 (worin
R15 eine Carboxylgruppe; eine C1-6-Alkoxycarbonylgruppe;
Hydroxylgruppe; eine C1-6-Alkoxygruppe;
eine C1-6-Alkanoyloxygruppe; eine Aminogruppe;
eine mono- oder disubstituierte C1-6-Alkylaminogruppe;
eine C1-6-Alkanoylaminogruppe; eine C1-6-Alkylsulfonylaminogruppe;
eine 5- oder 6- gliedrige zyklische Aminogruppe optional substitutiert
mit Oxo, Hydroxyl, Amino oder Carboxyl (und insbesondere ein Pyrrolidin-1-yl,
ein Piperidin-1-yl, ein Piperazin-1-yl, ein 4-Morpholino, ein Thiomorpholino
oder ein 1,1-dioxo-4-thiomorpholino); oder
eine N-Hydroxyiminogruppe (eine Aldoximgruppe) repräsentiert).
-
[1-
4- c] Noch mehr bevorzugt ist D ein Wasserstoffatom; oder
- 1) eine Gruppe, ausgewählt aus einer Carboxylgruppe,
einer C1-2-Alkylcarbonylgruppe, einer C1-2-Alkoxycarbonylgruppe und einer C1-2-Alkoxycarbonylalkylcarbonylgruppe; oder
eine Gruppe, ausgewählt
aus einer Phenoxycarbonylgruppe, die optional substituiert ist mit
einem C1-2-Alkyl, einem C1-2-Alkoxy
oder einem Halogenatom, oder einer Benzyloxycarbonylgruppe, die
optional substitutiert ist mit einem C1-2-Alkyl,
einem C1-2-Alkoxy oder einem Halogenatom;
- 2) eine Carbamoylgruppe, die optional mono- oder disubstituiert
ist mit einem C1-2-Alkyl; eine C1-2-Alkoxycarbamoylgruppe;
eine C1-2-Alkoxycarbonylalkylcarbamoylgruppe;
eine zyklischen Aminocarbonylgruppe, welche optional substitutiert
ist mit Oxo, Hydroxyl, Amino oder Carboxyl (und insbesondere eine Pyrrolidin-1-ylcarbonylgruppe,
ein Piperidin-1-ylcarbonyl, ein Piperazin-1-ylcarbonyl, eine 4-Morpholinocarbonylgruppe,
eine Thiomorpholinocarbonylgruppe oder eine 1,1-Dioxo-4-thiomorpholinocarbonylgruppe);
oder
- 3) eine Methylgruppe oder eine Ethylgruppe optional substituiert
mit R15' (worin
R15' eine
Carboxylgruppe; eine C1-2-Alkoxycarbonylgruppe;
eine Hydroxylgruppe; eine C1-2-Alkoxygruppe;
eine C1-3-Alkanoyloxygruppe; eine Aminogruppe;
eine mono- oder
disubstituierte C1-2-Alkylaminogruppe; eine
C1-2-Alkanoylaminogruppe; eine Pyrrolidin-1-ylgruppe,
eine Piperidin-1-ylgruppe, eine Piperazin-1-ylgruppe, eine 4-Morpholinogruppe,
eine Thiomorpholinogruppe oder eine 1,1-Dioxo-4-thiomorpholinogruppe repräsentiert,
wobei jede davon optional substitutiert ist mit Oxo, Hydroxyl, Amino
oder Carboxyl).
-
[1-
5] In Formel (I), ist X
[1- 5- a] eine Methingruppe, optional
substituiert mit A'-
B'- (worin A' eine Gruppe, ausgewählt aus
denjenigen ist, definiert für
A und B' eine Gruppe
ausgewählt
aus denjenigen, definiert für
B ist) oder ein Stickstoffatom, und
[1- 5- b] vorzugsweise
eine Methingruppe oder ein Stickstoffatom, und
[1- 5- c] mehr
bevorzugt ein Stickstoffatom.
-
[1-
6] In Formel (I), ist Y
[1- 6- a] ein Sauerstoffatom, -S(O)y- (worin y eine ganze Zahl von 0 bis 2 ist)
oder eine optional substituierte Iminogruppe (-NH-), worin der Substituent
für die
Iminogruppe ist: 1) -CO-R5 (worin R5 eine Gruppe, ausgewählt aus denjenigen ist, wie
oben definiert); 2) eine C1-6-Alkylgruppe
optional substitutiert mit R15 (worin R15 eine Gruppe aus denjenigen ist, definiert
wie oben); 3) eine C1-6-Alkylgruppe, eine
C1-6-Alkoxy- oder Phenylgruppe, die optional
substituiert ist mit einem Halogenatom; oder 4) eine N-Oxidgruppe, wie beschrieben
für D in
[4].
[1- 6- b] Vorzugsweise ist Y ein Sauerstoffatom; oder
[1-6-c]
alternativ -S(O)y- (worin y eine ganze Zahl
von 0 bis 2 und vorzugsweise 0 ist), oder
[1- 6- d] eine unsubsituierte
Iminogruppe (-NH-).
-
[1-
7] In Formel (I) ist Z
[1-7-a] eine Methylengruppe, eine Carbonylgruppe
oder eine Thiocarbonylgruppe, und
[1-7-b] vorzugsweise eine
Carbonylgruppe.
-
[1-
8] In Formel (I) ist T
[1- 8- a] -S(O)z-
(worin z eine ganze Zahl von 0 bis 2 ist und vorzugsweise 2 ist),
eine Carbonylgruppe oder eine optional substituierte C1-2-Alkylengruppe
(insbesondere eine C1-2-Alkylengruppe, die
optional substituiert ist mit einer optional halogenierten C1-6-Alkylgruppe
oder einer optional halogenierten C1-2-Alkoxygruppe),
und
[1- 8- b] vorzugsweise -SO2- oder
-CH2-.
-
[1-
9] In Formel (I) sind l, m und n
[1- 9- a] unabhängig voneinander
eine ganze Zahl, ausgewählt
aus 0, 1 und 2, unter der Bedingung, das l und m nicht zugleich
0 sind, und
[1- 9- b] mehr bevorzugt ist l 1; m ist 0 oder
1; und n ist 1.
-
[1-
10] In Formel (I) ist r 0 oder 1. Die Bindung, angedeutet durch
die unterbrochene Linie und die durchgezogene Linie ist eine einfache
Bindung oder eine Doppelbindung (wenn r gleich 0 ist).
-
[1-
11] Exemplarische Substituenten des Rings, enthaltend X, und des
Rings, enthaltend Y, und des Rings, enthaltend Z, schließen eine
Oxogruppe (=O); eine Hydroxyimi nogruppe (=N ~ OH); eine Alkoxyiminogruppe
(=N ~ ORi, worin Ri eine C1-6-Alkylgruppe, optional
substitutiert mit einem Substituenten ist, der vorzugsweise eine
Gruppe darstellt, ausgewählt
aus Halogen, Hydroxyl und Carboxyl); und Gruppen, gezeigt für D in [1-
4] ein, und die bevorzugten Substituenten sind eine Oxogruppe, eine
Hydroxylgruppe, eine Carboxylgruppe, Halogenatome, eine C1-6-Alkylgruppe, eine C2-6-Alkenylgruppe und
eine C2-6-Alkynylgruppe. Unter diesen sind
die C1-6-Alkylgruppen, die C2-6-Alkenylgruppen
und die C2-6-Alkinylgruppen optional weiter
substituiert mit dem Substituenten RI (worin RI eine Gruppe repräsentiert,
die ausgewählt
ist aus C1-6-Alkoxy; C1-6-Alkoxycarbonyl;
Carboxyl; Carbamoyl optional mono- oder disubstituiert mit C1-6-Alkyl; Halogen; C1-6-Alkyl;
halogeniertem C1-6-Alkyl; Amino optional
mono- oder disubstituiert
mit einem C1-6-Alkyl; C2-6-Alkenoylamino;
Nitro; Hydroxyl; Oxo; Cyano; und Amidino). Insbesondere bevorzugte
Substituenten sind C1-6-Alkoxygruppen und
eine Carboxylgruppe.
-
Vorzugsweise
-
- [1- 11- a] ist der Substituent des Rings, der X enthält, vorzugsweise
eine Oxogruppe, eine Hydroxylgruppe, eine niedere Alkylgruppe oder
eine niedere Alkoxyalkylgruppe;
- [1- 11- b] der Substituent des Rings enthaltend Y ist vorzugsweise
eine Oxogruppe, eine Hydroxyiminogruppe oder eine substituierte
Alkoxyiminogruppe (=N ~ ORi, worin Ri eine C1-6-Alkylgruppe,
optional substitutiert mit einem Substituenten ist, der vorzugsweise
ausgewählt
ist aus Halogen, Hydroxyl und Carboxy); und
- [1-11-c] der Substituent des Rings enthaltend Z ist vorzugsweise
eine Oxogruppe, eine Hydroxyiminogruppe oder eine substituierte
Alkoxyiminogruppe (=N ~ ORi, worin Ri eine C1-6-Alkylgruppe
ist, die optional substitutiert ist mit einem Substituenten, der
vorzugsweise ausgewählt
ist aus Halogen, Hydroxyl und Carboxy), und die Position der Substitution
schließt
das Ersetzen des Carbonyls definiert als Z mit einer Hydroxyiminogruppe oder
der substituierten Alkoxyiminogruppe ein.
-
Im
Hinblick auf die Verbindungen der Formel (1) können die bevorzugten Verbindungen
durch zufällige Kombinationen
der [1- 1] bis [1- 11] wie oben beschrieben definiert sein. Beispiele
der Verbindungen solcher Kombinationen sind unten dargestellt in
[1- 12].
-
[1- 12]
-
In
Formel (I)
ist Q(1) eine C
1-10Alkylgruppe;
(2) eine C
2-6-Alkenylgruppe; (3) eine C
2-6-Alkinylgruppe;
(4) eine C
3-9-Cycloalkylgruppe; (5) eine
C
3-6-Cycloalkenylgruppe; (6) eine C
4-6-Cycloalkadienylgruppe; (7) eine C
6-14-Arylgruppe; oder (8) eine heterozyklische
Gruppe, enthaltend 1 bis 4 Heteroatome, ausgewählt aus einem Sauerstoffatom,
einem Schwefelatom und einem Stickstoffatom zusätzlich zu den Kohlenstoffatomen,
welche eine (I) eine 5- oder 6- gliedrige, monozyklische aromatische
heterozyklische Gruppe darstellt, (II) eine 8- bis 12- gliedrige, fusionierte
aromatische heterozyklische Gruppe oder (III) eine 3- bis 8- gliedrige,
gesättigte
oder ungesättigte, nicht-
aromatische heterozyklische Gruppe; und jede Gruppe der oben genannten
(1) bis (8) ist entweder unsubstituiert oder substituiert an 1 bis
5 zufälligen
Positionen mit einem Substituenten der Klasse, ausgewählt aus
(a) bis (g) wie unten beschrieben:
- (a) C1-6-Alkylgruppen
und C6-14-Arylgruppen, welche optional des
Weiteren substituiert sind mit dem Substituenten RI (worin RI Folgendes
repräsentiert:
eine C1-6-Alkoxygruppe, ein Halogen, eine C1-6-Alkylgruppe, eine Aminogruppe, eine Hydroxylgruppe,
eine Cyanogruppe oder eine Amidinogruppe);
- (b) eine heterozyklische Gruppe, enthaltend 1 bis Heteroatome,
ausgewählt
aus einem Sauerstoffatom, einem Schwefelatom und einem Stickstoffatom
zusätzlich
zu den Kohlenstoffatomen, welche (I) eine 5- oder 6- gliedrige,
monozyklische aromatische heterozyklische Gruppe darstellen, (II)
eine 8- bis 12- gliedrige, fusionierte aromatische heterozyklische
Gruppe oder (III) eine 3- bis 8- gliedrige, gesättigte oder ungesättigte,
nicht- aromatische heterozyklische Gruppe; wobei die heterozyklischen
Gruppen optional des Weiteren substitutiert sind mit einem Substituen ten
RII (worin RII eine C1-6-Alkylgruppe, eineC1-6-Alkanoylgruppe oder eine Benzoylgruppe
repräsentiert);
- (c) eine Aminogruppe optional substitutiert mit einem Substituenten,
ausgewählt
aus den Substituenten RIII (worin RIII Folgendes repräsentiert:
eine C1-6-Alkylgruppe, eine C1-6-Alkanoylgruppe,
eine Benzoylgruppe oder eine optional halogenierte C1-6-Alkoxycarbonylgruppe,
eine C1-6-Alkylimidoylgruppe, eine Formimidoylgruppe oder
eine Amidinogruppe);
- (d) eine Imidoylgruppe, eine Amidinogruppe, eine Hydroxylgruppe
und eine Thiolgruppe, welche optional des Weiteren substituiert
sind mit einer Gruppe, ausgewählt
aus C1-6-Alkylgruppen, C1-6-Alkanoylgruppe,
einer Benzoylgruppe und optional halogenierten C1-6-Alkoxycarbonylgruppen;
- (e) ein Halogenatom, eine Cyanogruppe und eine Nitrogruppe;
- (f) eine Carboxylgruppe, eine C1-6-Alkoxycarbonylgruppe,
eine C7-12-Aryloxycarbonylgruppe und eine C6-10-Aryl-C1-4alkoxycarbonylgruppe,
worin die Arylgruppe in solchen Substituenten optional des Weiteren
substituiert ist mit dem Substituenten RIV (worin RIV Folgendes
repräsentiert:
Hydroxyl, Aminogruppe, optional mono- oder disubstitutiert mit einer
Gruppe, ausgewählt
aus dem Substituenten RIII von (c), wie oben beschrieben, ein Halogenatom,
eine Nitrogruppe, eine Cyanogruppe, eine C1-6-Alkylgruppe,
die optional substitutiert ist mit 1 bis 5 Halogenatomen oder einer
Alkoxygruppe, die optional substitutiert ist mit 1 bis 5 Halogenatomen); und
- (g) -CO- RV, worin RV eine C1-6-Alkylgruppe,
eine C3-6-Cycloalkylgruppe, eine C6-10-Arylgruppe, eine C7-10-Aralkylgruppe
oder eine heterozyklische Gruppe repräsentiert, und die heterozyklische
Gruppe diejenige ist, die 1 bis 4 Heteroatome enthält, ausgewählt aus
einem Sauerstoffatom, einem Schwefelatom und einem Stickstoffatom
zusätzlich
zu den Kohlenstoffatomen, die (I) eine 5- oder 6- gliedrige, monozyklische
aromatische heterozyklische Gruppe darstellen, (II) eine 8- bis
12- gliedrige, fusionierte aromatische heterozyklische Gruppe oder
(III) eine 3- bis 8- gliedrige, gesättigte oder ungesättigte,
nicht- aromatische heterozyklische Gruppe;
- T ist -S(O)z- (worin z vorzugsweise
eine ganze Zahl von 0 bis 2 ist, und vorzugsweise 2), eine Carbonylgruppe oder
eine optional substituierte C1-2-Alkylengruppe
(und insbesondere eine C1-2-Alkylengruppe,
die optional substituiert ist mit einer optional subsituierten C1-6-Alkylgruppe oder einer optional halogenierten
C1-6-Alkoxygruppe); und vorzugsweise -SO2- oder -CH2-;
- A ist ein Wasserstoffatom oder
- (1) eine 5- oder 6- gliedrige, aromatische oder nicht- aromatische,
monozyklische heterozyklische Gruppe, die 1 bis 4 Stickstoffatome
oder 1 bis 3 Sauerstoffatome oder Schwefelatome zusätzlich zu
den Kohlenstoffatomen enthalten kann; wobei der Ring optional des
Weiteren substituiert ist mit den Substituenten (a) bis (d) unten:
- (a) einem Halogenatom; (b) einer Aminogruppe; (c) einer C1-6-Alkylgruppe, optional substitutiert mit
einem Substituenten, ausgewählt
aus Halogen, Amino, Carboxyl und Hydroxy; und (d) einer Carboxylgruppe,
einer C1-6-Alkoxycarbonylgruppe, einer C7-12-Aryloxycarbonylgruppe
und einer C1-6-Aryl-C1-4-alkoxycarbonylgruppe, worin
das Aryl optional substitutiert ist mit dem Substituenten RIV (worin
RIV Hydroxyl repräsentiert;
eine Aminogruppe optional mono- oder disubstituiert mit dem Substituenten
RII (eine Gruppe, ausgewählt
aus C1-6-Alkyl, C1-6-Alkanoyl
und Benzoyl); einem Halogenatom; einer Nitrogruppe; einer Cyanogruppe,
einer C1-6-Alkylgruppe, die optional substitutiert
ist mit 1 bis Halogenatomen; oder einer Alkoxygruppe, die optional
substitutiert ist 1 bis 5 Halogenatomen);
- (2) eine Aminogruppe, die optional mono- oder disubstitutiert
ist mit einer C1-10-Alkylgruppe oder einer C6-14-Arylgruppe; oder
- (3) eine Gruppe: -N(Ra")-C(Ra')=N-Ra oder einer
Gruppe:-C(Ra')=N-Ra,
worin Ra" ein Wasserstoffatom
oder eine C1-6-Alkylgruppe ist; wobei
- Ra" ein Wasserstoffatom
oder eine C1-6-Alkylgruppe ist;
- Ra' ein Wasserstoffatom
ist, eine C1-6-Alkylgruppe, eine C1-6-Alkanoylgruppe, eine Benzoylgruppe, eine
Aminogruppe, die mono- oder disubstitutiert ist mit einer Gruppe,
ausgewählt
aus C1-6-Alkyl, C1-6-Alkanoyl
und Benzoyl, oder eine C1-6-Alkoxygruppe
ist; und
- Ra ein Wasserstoffatom, eine C1-6-Alkylgruppe,
eine C1-6-Alkanoylgruppe oder eine Benzoylgruppe
ist; oder alternativ
- die -C(Ra')=N-Ra-Gruppe
in jeder Gruppe die folgenden Formeln ausbilden kann
- B ist eine Einfachbindung, -SO2- oder
ein optional substituiertes C1-2-Alkylen;
- D ist ein Wasserstoffatom; eine Gruppe -CO- R5 (worin
R5 ein Wasserstoffatom oder ein Substituent
ist); oder eine optional substituierte C1-6-Alkylgruppe
(und vorzugsweise eine C1-6-Alkylgruppe,
optional substitutiert mit R15 wie unten
beschrieben); worin
- R5 vorzugsweise ist ein Wasserstoffatom,
Hydroxyl, ein C1-6-Alkyl, ein C1-6-Alkoxy,
ein C1-6-Alkoxycarbonylalkyl oder eine optional
substituierte Aminogruppe, und insbesondere die Gruppe -NR6R7 (worin R6 und R7 unabhängig von
einander ein Wasserstoffatom, ein C1-6-Alkyl,
ein C4-7-Cycloalkyl oder ein C2-6-Alkenyl
sind; oder R6 und R7 zusammen
einen 5- bis 7- gliedrigen heterozyklischen Ring mit dem Stickstoffatom
ausbilden können, an
welches R6 und R7 binden,
wobei der heterozyklische Ring optional des Weiteren 1 bis 2 Heteroatome,
ausgewählt
aus N, S und O umfasst); wobei der Substituent R5 optional
des Weiteren substituiert ist mit einer Gruppe, ausgewählt aus
Hydroxyl, Amino, Carboxyl, C1-6-Alkoxycarbonyl,
Oxo, C1-6-Alkyl, Hydroxy-C1-6-alkyl, C1-6-Alkoxy-C1-6-alkyl,
Carboxy-C1-6-alkyl, C1-6-Alkyl-C1-6-alkoxycarbonyl und Carbamoyl-C1-6-alkoxy; und
- D mehr bevorzugt ein Wasserstoffatom ist; oder
- 1) eine Gruppe, ausgewählt
aus einer Carboxylgruppe, C1-6-Alkylcarbonylgruppen,
C1-6-Alkoxycarbonylgruppen und C1-6-Alkoxycarbonylalkylcarbonylgruppen;
- 2) eine Carbamoylgruppe, die mono- oder disubstitutiert ist
mit einem C1-6-Alkyl; eine C1-6-Alkoxycarbamoylgruppe;
eine C1-6-Alkoxycarbonylalkylcarbamoylgruppe;
eine zyklische Aminocarbonylgruppe, optional substitutiert mit Oxo,
Hydroxyl, Amino oder Carboxyl (und insbesondere eine Pyrrolidin-1-ylcarbonylgruppe,
Piperidin-1-ylcarbonyl, Piperazin-1-ylcarbonyl, 4-Morpholinocarbonyl,
Thiomorpholinocarbonyl oder 1,1-Dioxo-4-thiomorpholinocarbonyl); eine N-Phenylcarbamoylgruppe;
oder einer Gruppe, ausgewählt
aus den Gruppen, repräsentiert
durch -CONH(CH2)pS(O)qR10 und -CONH(CH2)tNR11R12 (worin R10, R11 und R12 unabhängig voneinander
ein Wasserstoffatom, eine C1-6-Alkylgruppe,
eine Phenylgruppe oder eine C1-6-Alkylphenylgruppe
sind; p eine ganze Zahl ist von 1 bis 4; q eine ganze Zahl ist von
0 bis 2; und t eine ganze Zahl ist von 1 bis 4); oder
- 3) eine C1-6-Alkylgruppe (vorzugsweise
Methyl oder Ethyl), optional substitutiert mit R15 (worin
R15 eine Carboxylgruppe; eine C1-6-Alkoxycarbonylgruppe;
eine Hydroxylgruppe; eine C1-6-Alkoxygruppe;
eine C1-6-Alkanoyloxygruppe; eine Aminogruppe;
eine mono- oder disubstituierte C1-6-Alkylaminogruppe;
eine C1-6-Alkanoylaminogruppe; eine C1-6-Alkylsulfonylaminogruppe; eine 5- oder
6- gliedrige zyklische Aminogruppe, die optional substitutiert ist
mit Oxo, Hydroxyl, Amino oder Carboxyl (und insbesondere Pyrrolidin-1-yl,
ein Piperidin-1-yl, ein Piperazin-1-yl, ein 4-Morpholino, ein Thiomorpholino
oder ein 1,1-Dioxo-4-thiomorpholino); eine N-Hydroxyiminogruppe
(eine Aldoximgruppe) repräsentiert);
- X ist CH oder N;
- Y ist ein Sauerstoffatom, -S(O)y- (worin
y eine ganze Zahl von 0 bis 2 ist und vorzugsweise 0), oder NH;
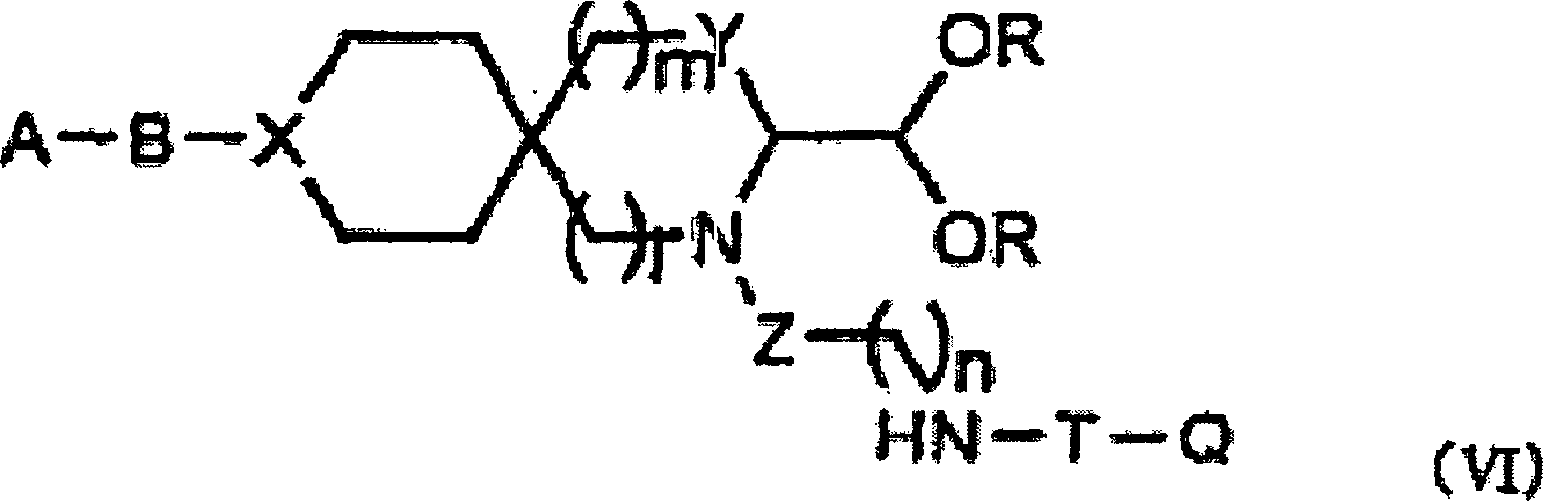
- Z ist eine Methylengruppe, eine Carbonylgruppe oder eine Thiocarbonylgruppe
(und vorzugsweise eine Carbonylgruppe); und
- l, m und n sind unabhängig
voneinander eine ganze Zahl, ausgewählt aus 0, 1 und 2 unter der
Bedingung, dass l und m nicht zugleich 0 sind; und r ist eine ganze
Zahl von 0 oder 1 und die Bindung, angedeutet durch die unterbrochene
Linie und die durchgezogene Linie ist eine Einfachbindung oder eine
Doppelbindung (wenn r gleich 0 ist).
-
[1- 13]
-
Eine
mehr bevorzugte Verbindung innerhalb des Bereiches, wie oben beschrieben,
ist die Verbindung repräsentiert
durch die Formel (Im)
-
-
In
Formel (Im) sind X, Y, Z, D, Q, l, m, n und r so definiert wie für [1- 12];
T ist -SO
2- oder -CH
2-;
und A ist eine 5- gliedrige aromatische monozyklische heterozyklische
Gruppe, die 1 bis 4 Stickstoffatome oder 1 bis 3 Sauerstoffatome
oder Schwefelatome zusätzlich
zu den Kohlenstoffatomen enthalten kann (und insbesondere
oder die Gruppe:
worin G
1,
G
2, G
3 und G
4 unabhängig
voneinander CH oder N sind, und vorzugsweise zumindest einer von
G
1, G
2, G
3 und G
4 N ist. Umso
mehr bevorzugt sind diejenigen, worin G
1 gleich
N ist, und G
2, G
3 und
G
4 CH sind; G
2 N
ist, und G
1, G
3 und
G
4 CH sind; G
3 N
ist, und G
1, G
2 und
G
4 CH sind; G
1 und
G
2 N sind, und G
3 und
G
4 CH sind; G
1 und
G
3 N sind, und G
2 und
G
4 CH sind; G
1,
G
2 und G
4 N sind,
und G
3 CH ist; und G
1,
G
3 und G
4 N sind, und
G
2 CH ist; und noch mehr bevorzugt sind
diejenigen, worin G
1 N ist, und G
2, G
3 und G
4 CH sind; G
1 und G
3 N sind, und G
2 und
G
4 CH sind; und G
1,
G
3 und G
4 N sind,
und G
2 CH ist.)
-
Exemplarische
Gruppen sind 4-Pyridyl, 3-Pyridyl, 2-Pyridyl, 4-Pyrimidinyl, 3-Pyrimidinyl und 4-Pyridazinyl,
und die bevorzugten sind 4-Pyridyl und 4-Pyrimidinyl.
-
Es
sollte festgehalten werden, dass, obwohl ein N-Oxid durch das N
an jeder der Positionen G1 to G4 ausgebildet
werden kann, das N-Oxid an der Stelle G1 bevorzugt
ist (und insbesondere das eine, wobei zumindest G1 gleich
N ist, bevorzugt ist). Darüber
hinaus sind alle der 5- oder 6- gliedrigen Ringe optional mono-
oder disubstitutiert mit irgendeinem der Substituenten (a) bis (d)
wie für
A beschrieben.
-
Unter
diesen ist A vorzugsweise eine unsubstituierte 4-Pyridylgruppe oder
eine 4-Pyridylgruppe, die monosubstituiert ist mit einem Halogenatom,
einer Aminogruppe, Methylgruppe, Ethylgruppe, Hydroxylgruppe oder
Hydroxymethylgruppe; und am meisten bevorzugt eine unsubstituierte
4-Pyridylgruppe.
-
Exemplarisch
bevorzugte Verbindungen sind:
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
(-)-1,4-Diaza-4-(6-
chlornaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
6-(Acetoxymethyl)-1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-((E)-4-chlorstyrylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]
nonan- 8,4'- piperidin]-2-onmethansulfon;
(-)-1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
(-)-1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(methoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
(-)-1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(isopropoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
(-)-1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-6-(propoxycarbonyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
(-)-6-(Allyloxycarbonyl)-1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
(-)-1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]
nonan- 8,4'- piperidin]-2-on;
(-)-1,4-Diaza-6-(t-butoxycarbonyl)-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
Ammonium-1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-carboxylat;
(+)-Ammonium-1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-carboxylat;
(-)-Ammonium-1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-carboxylat;
4-[1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-2-oxospiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-1'-yl]pyridin-1-oxid;
1'-Acetimidoyl-1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxaspiro [bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
6-(Aminomethyl)-1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylaminomethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-
8,4'- piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(morpholinomethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-methyl-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
Ammonium-4-[1,4-diaza-4-(6-chlornaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-yl]butylat;
1,4,7-Triaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-methyl-1'-(4-pyridyl)spiro[bicyclo (4.3.0]nonan-8,4'-piperidin]-2-on;
1,4,7-Triaza-4-(6-chlornaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(7-chlor-2H-benzopyran-3-ylsulfonyl)-6-(6-methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(7-chlor-2H-benzopyran-3-ylmethyl)-6-(6-methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlorbenzothiophen-2-ylsulfonyl)-6-(6-methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(6-chlorbenzothiophen-2-ylmethyl)-6-(6-methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(5-chlorbenzofuran-2-ylsulfonyl)-6-(6-methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
1,4-Diaza-4-(5-chlorbenzofuran-2-ylmethyl)-(6-methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]–2-on;
1,4-Diaza-4-(6-chlorbenzofuran-2-ylsulfonyl)-(6-methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on;
und
(+)- oder (-)- optische Isomere solcher Verbindungen und
ihre pharmazeutisch akzeptablen Salze (beispielsweise Methansulfonat
(Mono- Salz oder Di- Salz).
-
[2]
Zweiter Aspekt der vorliegenden Erfindung ist eine pharmazeutische
Zusammensetzung, charakterisiert dadurch, dass sie die Verbindung
repräsentiert
durch Formel (I) einschließt
oder ihr pharmazeutisch akzeptables Salz als eine effektive Komponente.
-
[2-
a] Mehr speziell ist die pharmazeutische Zusammensetzung
- 1) ein Antikoagulans; oder ein prophylaktisches
und/oder therapeutisches Agens für
Erkrankungen, induziert durch Thrombose oder Embolie;
- 2) ein prophylaktisches und/oder therapeutisches Agens für Erkrankungen,
worin ein Antikoagulans effektiv ist; oder ein prophylaktisches
und/oder therapeutisches Agens für
Erkrankungen, wobei die Inhibition von FXa effektiv ist;
- 3) ein prophylaktisches Agens für Embolie, assoziiert mit arterieller
Fibrillation/artifizieller Klappen- bzw. Herzklappenerkrankung (und
vorzugsweise ein prophylaktisches Agens für das Einschalten der zerebralen Embolie,
assoziiert mit diesen Erkrankungen); oder ein prophylaktisches und/oder
therapeutisches Agens für
(und insbesondere ein prophylaktisches Agens für das Wiederkehren von) vorübergehenden
ischämischen
Attacken; oder
- 4) ein prophylaktisches und/oder therapeutisches Agens für DIC; ein
prophylaktisches und/oder therapeutisches Agens für Influenza-
Virusinfektionen; oder ein prophylaktisches und/oder therapeutisches
Agens für
tiefe Venenthrombose.
-
[3]
Ein dritter Aspekt der vorliegenden Erfindung ist ein FXa- Inhibitor,
charakterisiert dadurch, dass er die Verbindung repräsentiert
durch Formel (I) oder ihr pharmazeutisch akzeptables Salz einschließt.
-
[3-
a] Mehr spezifisch ist der Inhibitor von FXa ein Inhibitor, der
spezifisch ist für
FXa, charakterisiert dadurch, dass er die Verbindung repräsentiert
durch Formel (I) oder ihr pharmazeutisch akzeptables Salz als eine
effektive Komponente einschließt;
ein FXa-Inhibitor,
der oral verabreicht werden kann; und ein Inhibitor, der spezifisch
ist für
FXa, der oral verabreicht werden kann.
-
[3-
b] Der FXa- Inhibitor ist ein Reagens, charakterisiert durch seine
Verwendung der Verbindung, repräsentiert
durch die Formel (I) oder deren pharmazeutisch akzeptables Salz.
Beispiele solcher Reagenzien schließen ein Reagens zur Diagnose
von Abnormalität
der Blutkoagulation in einem Säugetier
ein, wobei die FXa- inhibitorische Wirkung eingesetzt wird; ein
Reagens zur Anwendung in physiologischen Experimenten, worin quantitative
FXa- inhibitorische Wirkung eingesetzt wird.
-
[4]
Vierter Aspekt der vorliegenden Erfindung ist die Verbindung, repräsentiert
durch die Formel (V)
(worin A, B, X, Y, l und
m und die bevorzugten Ausführungsformen
wie oben für
Formel (1) definiert sind; der Ring, enthaltend X und der Ring,
enthaltend Y unabhängig
voneinander optional substitutiert sind; R ein Wasserstoffatom ist,
C
1-6-Alkyl, C
1-6-Alkoxy oder eine
C
1-6-Alkylgruppe optional substitutiert
mit Hydroxyl oder einem Halogenatom, oder die beiden R können zusammen
eine C
2-4-Alkylengruppe repräsentieren,
die optional substitutiert ist mit C
1-6-Alkyl,
C
1-6-Alkoxy, Hydroxyl oder einem Halogenatom.)
-
sDie
Verbindung von Formel (V) ist eine neue Verbindung, die bedeutsam
ist als Intermediat in der Synthese der Verbindung von Formel (I).
Es sollte festgehalten werden, dass die bevorzugten Bereiche für A, B,
X, Y, l und m wie oben beschrieben sind für die bevorzugten Ausführungsformen
der Formel (I). R ist vorzugsweise eine Methylgruppe, Ethylgruppe
1,2-Ethylengruppe oder 1,3-Propylengruppe.
-
[5]
Fünfter
Aspekt der vorliegenden Erfindung ist die Verbindung der Formel
(VI)
(worin A, B, X, Y, Z, T,
Q, l, m und n und die bevorzugten Ausführungsformen diejenigen sind,
wie oben definiert für
Formel (I); der Ring, der X enthält,
und der Ring, der Y enthält,
unabhängig
voneinander optional substitutiert sind; die Alkylengruppe, welche
an Z bindet, wenn n 1 ist, oder mehr, optional substituiert ist;
R ein Wasserstoffatom ist, ein C
1-6-Alkyl,
ein C
1-6-Alkoxy oder eine C
1-6-Alkylgruppe,
optional substitutiert mit Hydroxyl oder einem Halogenatom, oder
die beiden R zusammen eine C
1-6-Alkyl, eine
C
1-6-Alkoxy-, eine C
2-4-Alkylengruppe,
optional substitutiert mit Hydroxyl oder einem Halogenatom repräsentieren
können.)
-
Die
Verbindung von Formel (VI) ist auch eine neue Verbindung, bedeutsam
als ein Intermediat in der Synthese der Verbindung von Formel (I).
Es sollte festgehalten werden, dass die bevorzugten Bereiche für A, B,
X, Y, l und m diejenigen sind, wie oben für die bevorzugten Ausführungsformen
der Formel (I) beschrieben. R ist vorzugsweise eine Methylgruppe,
Ethylgruppe, 1,2- Ethylengruppe oder 1,3- Propylengruppe.
-
[6]
Sechster Aspekt der vorliegenden Erfindung ist die Verbindung der
Formel (Ik)
(worin P
1 und
P
2 unabhängig
voneinander ein Wasserstoffatom oder eine Schutzgruppe für die Iminogruppe repräsentieren;
Y, Z, D, l, m, n und r und die bevorzugten Ausführungsformen diejenigen sind,
die oben für
die Formel (I) beschrieben sind; und drei Ringe unabhängig voneinander
optional substituiert sind). Exemplarische Imino- Schutzgruppen
sind Aralkylgruppen, wie z. B. eine Benzylgruppe; Acylgruppen, wie
z. B. Acetylgruppen; Alkoxycarbonylgruppen, wie z. B. Benzyloxycarbonyl
und t-Butoxycarbonyl; wie auch die Imino- Schutzgruppen, beschrieben
in Vergleichs- Bänden,
wie z. B. Protective Groups in Organic Synthesis, Zweite Ausgabe,
1991, John Wiley & Sons,
Inc.
-
[7]
Siebter Aspekt der vorliegenden Erfindung ist die Verbindung von
Formel (I- a')
(worin A, B, D, X, Y, Z,
Q, T, l, m, n und r und die bevorzugten Ausführungsformen wie oben beschrieben
sind für
die Formel (I); W eine Abgangsgruppe ist oder eine Gruppe, die in
eine Abgangsgruppe konvertierbar ist; der Ring, der X enthält und der
Ring, der Y enthält,
unabhängig
voneinander optional substituiert sind; und die Alkylengruppe, die
an Z bindet, wenn n gleich 1 oder mehr ist, optional substituiert
ist). Exemplarische Abgangsgruppen sind Halogenatome; Acyloxygruppen,
wie z. B. Acetyloxy; und substituierte Sulfonyloxygruppen, wie z.
B. Methanesulfonyloxy- und p-Toluolsulfonyloxygruppen
und, falls notwendig, kann ein allgemeines Lehrbuch zur organischen
Chemie für
weitere Beispiele zu Rate gezogen werden.
-
[8]
Achter Aspekt der vorliegenden Erfindung ist die Verbindung, die
FXa- inhibitorische Aktivität
zeigt, welche eine partielle Struktur aufweist, die repräsentiert
wird durch Formel (I")
in ihrem Molekül
und Salze davon.
(In der Formel ist-X=-CH=
oder -N=; die drei Ringe, nämlich
der Ring, enthaltend X, der Ring, enthaltend Y und der Ring, enthaltend
Z, sind unabhängig
voneinander optional substituiert und Y, Z, D, T, Q, l, m, n und
r und die bevorzugten Ausführungsformen
sind diejenigen, die oben für
die Formel (I) beschrieben werden).
-
Die
partielle Struktur, repräsentiert
durch Formel (I"),
ist eine neue partielle Struktur, welche eine wichtige Rolle spielt,
wenn die Verbindung ihre FXa- inhibitorische Aktivität entwickelt.
-
[9]
Neunter Aspekt der vorliegenden Erfindung ist eine Verbindung, welche
FXa-inhibitorische
Aktivität zeigt,
die eine partielle Struktur aufweist, repräsentiert durch Formel (I''')
in ihrem Molekül
und Salze davon.
(In der Formel ist X eine
Methingruppe oder in Stickstoffatom; die drei Ringe, nämlich der
Ring, enthaltend X, der Ring, enthaltend Y, und der Ring, enthaltend
Z, sind unabhängig
voneinander optional substituiert; und A, B, Y, Z, D, l, m, n und
r und die bevorzugten Ausführungsformen
sind, wie oben definiert für
Formel (I)).
-
Die
partielle Struktur, repräsentiert
durch Formel (I''') ist eine neue partielle Struktur,
die eine wichtige Rolle spielt, wenn die Verbindung ihre inhibitorische
Aktivität
für FXa
entwickelt.
-
[10]
Zehnter Aspekt der vorliegenden Erfindung ist
[10- a] eine
Verbindung, die inhibitorische Aktivität für FXa aufweist, und repräsentiert
wird durch die Formel (I')
oder ihr pharmazeutisch akzeptables Salz:
worin D ein Wasserstoffatom
ist,-CO-R
5 (worin R
5 ein
Wasserstoffatom oder ein Substituent ist) oder eine optional substituierte
C
1-6-Alkylgruppe,
X eine Methingruppe
oder ein Stickstoffatom ist;
Y eine Sauerstoffgruppe, -S(O)
y- oder eine optional substituierte Iminogruppe
(-NH-) ist;
der Ring enthaltend Y optional eine Oxogruppe als
Substituant haben kann.
Z eine Methylengruppe, eine Carbonylgruppe
oder eine Thiocarbonylgruppe ist;
l, m, n und y unabhängig voneinander
eine ganze Zahl, ausgewählt
aus 0, 1 und 2 sind, unter der Bedingung, dass l und m nicht zur
gleichen Zeit 0 sind; und r eine ganze Zahl von 0 oder 1 ist;
die
Bindung, dargestellt durch die unterbrochene Linie und die durchgezogene
Linie eine Einfachbindung oder eine Doppelbindung (wenn r = 0 ist)
ist; und
La und Lb Gruppen sind, die in der Bindung der Verbindung
von Formel (I')
mit FXa involviert sind, wobei
La eine Gruppe repräsentiert,
welche eine basische Gruppe aufweist, die mit der S3- Tasche von
FXa assoziiert [ein Raum, ausgebildet durch zumindest die Aminosäurereste
Trp215, Phe 174, Tyr99, Thr98, Glu97 und Lys96] , und
Lb eine
Gruppe repräsentiert,
welche eine hydrophobe Gruppe aufweist, die an die S1- Tasche von
FXa [ein Raum, ausgebildet durch zumindest Aminosäurereste
Val213, Ser214, Trp215, Gly216, Glu217, Gly218, Cys220, Asp189,
Ala190, Cys191, Gln192, Gly193, Asp194, Ser195, Gly226, Ile227 und
Tyr228] bindet, und welcher mit der Tyr228- Seitenkette in der S1-
Tasche wechselwirkt, jedoch nicht kovalent an Ser195 im aktiven Zentrum
bindet (wobei die Aminosäure-
Nummer des FXa durch die Chymotrypsin- Nummer verwendet in der Proteindatenbank
(PDB), Registrations- ID: 1 FAX (J. Biol. Chem. 1996 Nov. 22; 271
(47): 29988–92)
angezeigt wird).
-
Die
Aminosäure-
Nummer des FXa, die mit der Chymotrypsin- Nummer korrespondiert,
ist in 42 in der Form einer Tabelle
gezeigt. [10- b] Vorzugsweise ist die Verbindung der Formel (I') diejenige, worin
wenn die Verbindung der Formel (I') an das FXa bindet, die Wechselwirkung
des Lb mit dem Tyr228 eine Wechselwirkung ist, die mediatisiert
wird durch das Halogenatom, die Methylgruppe, die Ethylgruppe oder
die Methoxygruppe (vorzugsweise ein Chloratom oder ein Bromatom),
die einen Teil der hydrophoben Gruppe Lb konstituieren. Ein bevorzugtes
Beispiel von Lb ist eine Gruppe, repräsentiert durch die Kombination
von Q in [1- 1- d] und T in [1- 8- a].
-
[10-
c] Mehr bevorzugt ist die Verbindung der Formel (I') diejenige, worin
wenn die hydrophobe Gruppe des Lb mit dem Tyr228 in der Bindung
der Verbindung von Formel (I')
an das FXa interagiert, der Abstand zwischen dem Schwerpunkt (der
Koordinate, erhaltend durch Berechnen des Durchschnittes jeweils
der X- , Y- und Z- Koordinaten von allen Schweratomen, enthalten
in der partiellen Struktur; im Folgenden der Einfachheit halber
als Schwerpunkt bezeichnet) der hydrophoben Gruppe der Lb und des
Schwerpunkts der Tyr228- Seitenkette innerhalb des Bereiches von
6,9 bis 7,9 Å liegt.
-
[10-
d] Die Verbindung ist auch eine FXa- inhibitorische Verbindung,
welche des Weiteren zumindest eine der folgenden Bedingungen 1)
bis 3) zusätzlich
zu den [10- a] bis [10- c] wie oben beschrieben, erfüllt.
- 1) Wenn die Verbindung an FXa bindet, tritt
die hydrophobe Gruppe von Lb weder zum Teil, noch vollständig in
elektrostatische Wechselwirkung mit der Asp189 der S1-Tasche.
- 2) Wenn die Verbindung an das FXa bindet, erfüllt die
Position des Schwerpunktes der hydrophoben Gruppe von Lb in der
S1- Tasche zumindest zwei der folgenden Bedingungen, nach denen
eine solche Position wie folgt ist:
- i) in einem Abstand von 3,6 bis 4,6 Å vom Cys191-Rückgrat Cα-Atom;
- ii) in einem Abstand von 6,2 bis 7,2 Å vom Ser195-Rückgrat Cα-Atom;
- iii) in einem Abstand von 5,5 bis 6,5 Å vom Ser214-Rückgrat Cα-Atom;
- iv) in einem Abstand von 3,6 bis 4,6 Å vom Trp215-Rückgrat Cα-Atom;
- v) in einem Abstand von 6,7 bis 7,7 Å vom Glu217-Rückgrat Cα-Atom;
- vi) in einem Abstand von 5,8 bis 6,8 Å vom Cys220-Rückgrat Cα-Atom;
- 3) Wenn die Verbindung an das FXa bindet, erfüllt die
Position des Schwerpunktes der Partialstruktur enthaltend die basische
Gruppe von La in der S3- Tasche zumindest zwei der folgenden Bedingungen,
nach denen eine solche Position wie folgt ist:
- i) in einem Abstand von 4,1 bis 5,5 Å vom Tyr99-Seitenkettenschwerpunkt;
- ii) in einem Abstand von 3,1 bis 4,5 Å vom Phe174-Seitenkettenschwerpunkt;
- iii) in einem Abstand von 4,1 bis 5,5 Å vom Trp215-Seitenkettenschwerpunkt;
- iv) in einem Abstand von 4,1 bis 6,3 Å vom Lys96-Rückgrat Carbonylsauerstoffatom;
und
- v) in einem Abstand von 3,5 bis 5,1 Å vom Glu97-Rückgrat Carbonylsauerstoffatom.
- 4) La weist eine optional substituierte, 5- bis 6- gliedrige
aromatische, monozyklische heterozyklische Gruppe auf.
-
[11]
Elfter Aspekt der vorliegenden Erfindung ist eine Verbindung, die
inhibitorische Aktivität
für FXa zeigt,
welche die Bedingungen der Bindung irgendeiner der Ausführungsformen
[10- a] bis [10- d] zeigt, wenn die Verbindung einen Komplex mit
dem FXa ausgebildet hat und der Komplex in seinem Kristallzustand
ist; und vorzugsweise ist die Verbindung eine, welche die Bindungsbedingungen
von [10- d] erfüllt.
-
[12]
(weggelassen)
-
[13]
Dreizehnter Aspekt der vorliegenden Erfindung ist eine Zusammensetzung,
charakterisiert dadurch, dass sie zumindest eine Verbindung gemäß des achten
bis elften Aspekts der Erfindung einschließt, oder ihr Salz und zwar
als eine effektive Komponente. Solch eine Verbindung weist inhibitorische
Aktivität
zu FXa auf und folglich ist die Verbindung auf der einen Seite bedeutsam
als ein prophylaktisches oder therapeutisches Agens für die Erkrankung,
beschrieben in dem zweiten Aspekt und auf der anderen Seite als
ein Inhibitor für
FXa, beschrieben in dem dritten Aspekt.
-
[14]
Vierzehnter Aspekt der vorliegenden Erfindung ist eine pharmazeutische
Zusammensetzung, charakterisiert dadurch, dass sie zumindest eine
Verbindung einschließt
gemäß dem achten
bis elften Aspekt der Erfindung und zwar als eine effektive Komponente.
-
[15]
Fünfzehnter
Aspekt der vorliegenden Erfindung ist die Verwendung der pharmazeutischen
Verbindung gemäß des vierzehnten
Aspekts der Erfindung zur Herstellung eines Medikaments zur Inhibition
von FXa für
ein Säugetier,
das der Inhibition von FXa bedarf. Die Verwendung ist vorzugsweise
diejenige, die charakterisiert ist dadurch, dass die Verabreichung
durch orale Verabreichung realisiert wird.
-
[16]
Sechzehnter Aspekt der vorliegenden Erfindung ist ein Kristall des
Komplexes von zumindest einer Verbindung gemäß des achten bis elften Aspekts
der Erfindung oder dessen Salz mit FXa.
-
Es
sollte festgehalten werden, dass im Hinblick auf die inhibitorische
Aktivität
für FXa
erwähnt
in den [10] bis [16] , der IC5O von bis
zu 1 μM,
vorzugsweise bis zu 0,5 μM,
mehr bevorzugt bis zu 0,1 μM
und am meisten bevorzugt bis zu 0,01 μM in einem Bioassay für FXa als
eine bevorzugte Option hinzugefügt
werden kann.
-
[17]
Siebzehnter Aspekt – nur
eingefügt
zum Zwecke der Illustration – der
vorliegenden Erfindung ist:
-
[17-
a] ein Pharmakophor, der bedeutsam ist zum Identifizieren oder zum
Designen eines Inhibitors, der kompetitiv an die aktive Stelle des
FXa oder dessen Fragment bindet, und welcher alle der Bedingungen (a)
bis (c) erfüllt:
- (a) es ist der dreidimensionale strukturelle
Parameter, welcher die Art und Weise der Verbindung definiert, wenn
der Inhibitor an die S1- Tasche des FXa durch deren hydrophobe Gruppe
bindet, und welcher die Interaktion mit Tyr228-Seiten-Kette in der
S1- Tasche induziert;
- (b) es ist der dreidimensionale strukturelle Parameter, der
die Art und Weise der Bindung definiert, wenn der Inhibitor an die
S3- Tasche von FXa durch ihre basische Gruppe bindet; und
- (c) der Inhibitor bindet nicht kovalent an Ser195 in dem aktiven
Zentrum.
-
Es
sollte festgehalten werden, dass die Aminosäure- Nummer des FXa angegeben
wird durch die Chymotrypsin- Nummer, verwendet in der Proteindatenbank
(PDB), Registration- ID: 1 FAX (J. Biol. Chem. 1996 Nov. 22; 271
(47): 29988–92).
-
Die
Struktur des Teils der Verbindung, welches an die S1- Tasche bindet,
definiert durch den Pharmakophor der vorliegenden Erfindung, ist
deutlich unterschiedlich gegenüber
der Struktur des Teils berichtet für die Struktur DX-9065a aus
dem Stand der Technik und dergleichen, dahingehend, dass die Interaktion
mit dem Tyr228 notwendig ist und dass die elektrostatische Wechselwirkung
mit Asp189 keine notwendige Voraussetzung ist.
-
[17-
b] Ein Pharmakophor von [17- a], worin
- [17-
b1] die Wechselwirkung mit dem Tyr228 eine Wechselwirkung ist, die
vermittelt wird durch das Halogenatom, eine Methylgruppe, eine Ethylgruppe
oder eine Methoxygruppe (vorzugsweise ein Chloratom oder ein Bromatom),
die einen Teil der hydrophobn Gruppe konstituieren;
- [17- b2] bei der Wechselwirkung von Tyr228 der Abstand des Schwerpunktes
der hydrophoben Gruppe und des Schwerpunkts der Tyr228- Seitenkette
innerhalb des Bereiches von 6,9 bis 7,9 A liegt;
- [17- b3] der Pharmakophor zumindest eine der folgenden Bedingungen
1) bis 3) erfüllt:
- 1) wenn die Verbindung an FXa bindet, wird die hydrophobe Gruppe
weder zum Teil noch ganz einer elektrostatischen Wechselwirkung
mit dem Asp189 der S1-Tasche
unterzogen;
- 2) wenn die Verbindung an das FXa bindet, erfüllt die
Position des Schwerpunkts der hydrophoben Gruppe der S1- Tasche
zumindest zwei der folgenden Bedingungen, so dass die Position wie
folgt ist:
- i) in einem Abstand von 3,6 bis 4,6 Å vom Cys191-Rückgrat Cα-Atom;
- ii) in einem Abstand von 6,2 bis 7,2 Å vom Ser195-Rückgrat Cα-Atom;
- iii) in einem Abstand von 5,5 bis 6,5 Å vom Ser214-Rückgrat Cα-Atom;
- iv) in einem Abstand von 3,6 bis 4,6 Å vom Trp215-Rückgrat Cα-Atom;
- v) in einem Abstand von 6,7 bis 7,7 Å vom Glu217-Rückgrat Cα-Atom;
- vi) in einem Abstand von 5,8 bis 6,8 Å vom Cys220-Rückgrat Cα-Atom;
und
- 3) wenn die Verbindung an FXa bindet, erfüllt die Schwerpunktposition
der partiellen Struktur, enthaltend die basische Gruppe von La in
der S3- Tasche zumindest zwei der folgenden Bedingungen, so dass
solch eine Position wie folgt ist:
- i) in einem Abstand von 4,1 bis 5,5 Å vom Tyr99- Seitenkettenschwerpunkt;
- ii) in einem Abstand von 3,1 bis 4,5 Å vom Phe174- Seitenkettenschwerpunkt;
- iii) in einem Abstand von 4,1 bis 5,5 Å vom Trp215- Seitenkettenschwerpunkt;
- iv) in einem Abstand von 4,1 bis 6,3 Å vom Lys96- Rückgrat Carbonylsauerstoffatom;
und
- v) in einem Abstand von 3,5 bis 5,1 Å vom Glu97- Rückgrat Carbonylsauerstoffatom;
oder
- [17- b4] der Pharmakophor alle der Bedingungen 1) bis 3) in
[17-b3] erfüllt.
-
[18]
Achtzehnter Aspekt – eingeführt zur
Illustration der vorliegenden Erfindung – ist:
- [18-
a] ein Verfahren zum Identifizieren oder Designen eines Inhibitors,
welcher kompetitiv an eine aktive Stelle von FXa bindet oder dessen
Fragment, wobei der Inhibitor gescreent wird durch Bereitstellen
von dreidimensionaler struktureller Information der aktiven Stelle
für ein
Computersystem; Identifizieren einer Verbindung, von welcher angenommen
wird, dass sie an das FXa in der Art und Weise bindet, die alle
der Bedingungen erfüllt,
dass:
- (a) die Verbindung mit der S1- Tasche durch ihre hydrophobe
Gruppe assoziiert und die Gruppe mit Tyr228 interagiert,
- (b) die Verbindung mit der Innenseite der S3- Tasche der aktiven
Stelle durch ihre basische Gruppe assoziiert, und
- (c) die Verbindung nicht kovalent mit Ser195 bindet; und Unterziehen
der Verbindung unter einen biologischen Assay, welcher in der Lage
ist, die FXa- inhibitorische Aktivität zu messen und dadurch zu
bestimmen, ob die Verbindung eine inhibitorische Aktivität für FXa in
dem Assay zeigt; und
- [18- b] vorzugsweise ein Inhibitor- Identifikations- Verfahren
innerhalb des Umfangs des Aspekts [18- a] charakterisiert dadurch,
dass das Verfahren Folgendes umfasst: Bereitstellen eines Computersystems
mit dreidimensionaler struktureller Information bezüglich des
FXa- Moleküls,
enthaltend die aktive Stelle, definiert durch die Koordinaten von
Tabelle A (33 bis 36),
wie unten beschrieben; Darstellen der dreidimensionalen Struktur
der aktiven Stelle in dem Computersystem; Überlagern der dreidimensionalen Struktur
der Testverbindung über
die dreidimensionale Struktur der aktiven Stelle, so dass die dreidimensionale
Struktur der Testverbindung so angeordnet ist, dass sie alle der
folgenden Bedingungen erfüllt,
nämlich
dass:
- (a) die hydrophobe Gruppe in der S1- Tasche angeordnet ist,
so dass die hydrophobe Gruppe mit dem Tyr228 interagieren kann;
- (b) die basische Gruppe in der S3- Tasche angeordnet ist; und
- (c) die Verbindung nicht kovalent mit Ser195 bindet; Bewerten,
ob die dreidimensionale Struktur der Testverbindung räumlich in
die aktive Stelle passt; Präparieren
einer Testverbindung, welche räumlich
zur aktiven Stelle passt; und Unterziehen der Testverbindung unter
einen biologischen Assay, der in der Lage ist, die inhibitorische
Aktivität
für FXa
zu messen und dabei zu bestimmen, ob die Testverbindung inhibitorische Aktivität in dem
Assay für
FXa zeigt; oder
- [18- c] alternativ ein wirkstoffkonzipierendes Verfahren, charakterisiert
dadurch, dass eine Bewertung auf einem Computer durchgeführt wird
durch Verwendung dreidimensioneller struktureller Information des
FXa oder dessen Fragments für
eine Verbindung, welche die folgenden Assoziations- Bedingungen
erfüllt:
- (a) die Verbindung, assoziiert mit der S1-Tasche durch ihre
hydrophobe Gruppe, und die Gruppe interagiert mit Tyr228;
- (b) die Verbindung, assoziiert mit der Innenseite der S3- Tasche
durch ihre basische Gruppe; und
- (c) die Gruppe bindet nicht kovalent mit Ser195; oder
- [18- d] ein Verfahren innerhalb des Umfangs der Aspekte [18-
a] bis (18- c], welches Folgendes darstellt:
- [18- d1] ein Verfahren zum Durchführen der Identifizierung oder
des molekularen Designs auf den Grundlagen der Bedingungen, dass
die Interaktion mit Tyr228 mediatisiert wird durch das Halogenatom,
die Methylgruppe, die Ethylgruppe oder die Methoxygruppe (vorzugsweise
das Chloratom oder das Bromatom), welche einen Teil der hydrophoben
Gruppe, konstituieren; oder
- [18- d2] ein Verfahren zum Durchführen der Identifizierung oder
des molekularen Designs auf den Grundlagen der Bedingungen, dass
in der Wechselwirkung mit Tyr228 der Abstand zwischen dem Schwerpunkt der
hydrophoben Gruppe und dem Schwerpunkt der Tyr228- Seitenkette innerhalb
des Bereiches von 6,9 bis 7,9 Å liegt;
oder
- [18- d3] ein Verfahren zum Durchführen der Identifizierung oder
des molekularen Designs für
eine inhibitorische Verbindung von FXa, welche zumindest eine der
folgenden Bedingungen 1) bis 3) erfüllt:
- 1) wenn die Verbindung an FXa bindet, wird die hydrophobe Gruppe
weder teilweise noch vollständig
einer elektrostatischen Wechselwirkung mit Asp189 der S1-Tasche unterzogen;
- 2) wenn die Verbindung an das FXa bindet, erfüllt die
Schwerpunkt- Position der hydrophoben Gruppe in der S1- Tasche zumindest
zwei der folgenden Bedingungen, so dass die Position wie folgt ist:
- i) in einem Abstand von 3,6 bis 4,6 Å vom Cys191-Rückgrat Cα-Atom;
- ii) in einem Abstand von 6,2 bis 7,2 Å vom Ser195-Rückgrat Cα-Atom;
- iii) in einem Abstand von 5,5 bis 6,5 Å vom Ser214-Rückgrat Cα-Atom;
- iv) in einem Abstand von 3,6 bis 4,6 Å vom Trp215-Rückgrat Cα-Atom;
- v) in einem Abstand von 6,7 bis 7,7 Å vom Glu217-Rückgrat Cα-Atom;
- vi) in einem Abstand von 5,8 bis 6,8 Å vom Cys220-Rückgrat Cα-Atom;
und
- 3) wenn die Verbindung an FXa bindet, erfüllt die Schwerpunkt- Position
der partiellen Struktur, welche die basische Gruppe von La einschließt, in der
S3- Tasche zumindest zwei der folgenden Bedingungen, so dass eine
solche Position wie folgt ist:
- i) in einem Abstand von 4,1 bis 5,5 Å vom Tyr99-Seitenkettenschwerpunkt;
- ii) in einem Abstand von 3,1 bis 4,5 Å vom Phe174-Seitenkettenschwerpunkt;
- iii) in einem Abstand von 4,1 bis 5,5 Å vom Trp215-Seitenkettenschwerpunkt;
- iv) in einem Abstand von 4,1 bis 6,3 Å vom Lys96-Rückgrat Carbonylsauerstoffatom;
und
- v) in einem Abstand von 3,5 bis 5,1 Å vom Glu97-Rückgrat Carbonylsauerstoffatom;
oder
- [18- d4] ein Verfahren zum Durchführen der Identifikation oder
des molekularen Designs innerhalb des Umfangs des Aspekts [18- d3]
unter der Bedingung, dass alle die Bedingungen 1) bis 3) erfüllt sind;
oder
- [18- e] ein Verfahren zum Durchführen der Identifikation oder
des molekularen Designs des Inhibitors gemäß den Aspekten [18- a] bis
[18- d], worin beim Bereitstellen einer querverbrückenden
Gruppe, welche die Gruppe, die an die S1- Tasche bindet, und die
Gruppe, die an die S3- Tasche bindet, verknüpft (beispielsweise La und
Lb in Formel (I')),
ein Ring, der eine Spiroeinheit aufweist, in der querverbrückenden Gruppe
als ein Mittel zum Unterdrücken
der Veränderung
der Konformation der querverbrückenden
Gruppe selbst bereitgestellt wird; oder
- [18- f] eine Verbindung, identifiziert oder designed durch oder
eine Verbindung, angepasst für
(eine Verbindung identifizierbar oder konzipierbar durch) das Verfahren
zum Durchführen
der Identifikation oder des molekularen Designs des Inhibitors gemäß den Aspekten
[18- a] bis [18- e], welche inhibitorische Aktivität für FXa im
Hinblick auf IC50 bestimmt durch einen Bioassay
von bis zu 1 μM
aufweist, und welche zum Zeitpunkt des Einreichens der vorliegenden
Erfindung unbekannt war; oder
- [18- g] eine pharmazeutische Zusammensetzung, enthaltend als
eine effektive Verbindung zumindest eine Verbindung identifiziert
oder konzipiert durch, oder eine Verbindung, angepasst für ein Verfahren
zum Durchführen
der Identifizierung oder eines molekularen Designs für den Inhibitor
gemäß den Aspekten
[18- a] bis [18- e], welche inhibitorische Aktivität für FXa im
Hinblick auf IC50, bestimmt durch einen
Bioassay von bis zu 1 μM
aufweist und (1), welche zum Zeitpunkt des Einreichens der Erfindung
unbekannt war oder (2), welche bekannt war, jedoch deren biologische
Aktivität
zum Zeitpunkt des Einreichens der vorliegenden Erfindung unbekannt
war oder ein pharmazeutisch akzeptables Salz davon; oder
- [18- h] einen Inhibitor für
FXa, enthaltend als eine effektive Komponente zumindest eine Verbindung
identifiziert oder konzipiert durch oder eine Verbindung, angepasst
für das
Verfahren zum Durchführen
der Identifikation oder des molekularen Designs des Inhibitors gemäß den Aspekten
[18- a] bis [18- e], welche inhibitorische Aktivität für FXa im
Hinblick auf den IC5o bestimmt durch einen
Bioassay von bis zu 1 μM
aufweist und (1), welche zum Zeitpunkt des Einreichens der vorliegenden
Erfindung unbekannt war oder (2), welche bekannt war, jedoch deren
inhibitorische Aktivität
für FXa
zum Zeitpunkt des Einreichens der vorliegenden Erfindung unbekannt
war oder ein pharmazeutisch akzeptables Salz davon.
-
Es
sollte festgehalten werden, dass die Verbindung, verwendet in den
Aspekten [18- f] bis [18- h] vorzugsweise diejenige ist, die eine
inhibitorische Aktivität
für FXa
aufweist im Hinblick auf IC50 von bis zu
0,5 μM, mehr
bevorzugt von bis zu 0,1 μM
und am meisten bevorzugt von bis zu 0,01 μM.
-
In
allen den Aspekten, wie oben beschrieben, sollte die Bezeichnung "Verbindung" so betrachtet werden,
als ob sie das "pharmazeutisch
akzeptable Salz davon" enthalten
würde.
-
Die
Verbindung der vorliegenden Erfindung kann ein asymmetrisches Kohlenstoffatom
einschließen und
die Verbindung der vorliegenden Erfindung kann eine Mischung oder
ein Isolations- Produkt eines geometrischen Isomers, eines Tautomers,
eines optischen Isomers oder eines anderen Stereoisomers darstellen.
Die Isolierung oder Aufreinigung eines solchen Stereoisomers kann
durch den Fachmann auf dem Gebiet realisiert werden unter Verwendung
jeglicher der Techniken, die auf dem Gebiet im Allgemeinen verwendet
werden, beispielsweise durch optische Auflösung unter Verwendung von präferrentieller
Kristallisation oder von Säulenchromatografie
oder durch asymmetrische Synthese.
-
Die
Verbindung (I) der vorliegenden Erfindung kann in der Form eines
sauren Additionssalzes vorliegen und vom Typ des Substituenten abhängen, die
Verbindung (I) kann auch in der Form eines Salzes mit einer Base
vorliegen. Solch ein Salz ist nicht insbesondere limitiert, solange
das Salz ein pharmazeutisch akzeptables Salz ist und exemplarische
Salze schließen
saure Additionssalze mit Salzsäure,
Hydrobromsäure,
Hydroiodsäure,
Schwefelsäure,
Salpetersäure,
Phosphorsäure
und anderen Mineralsäuren;
Essigsäure,
Propionsäure,
Oxasäure,
Malonsäure,
Succinsäure,
Fumarsäure,
Maleinsäure,
Milchsäure,
Ameisensäure,
Maleinsäure,
Weinsäure,
Citronensäure,
Mandelinsäure
oder andere organischen Carboxylsäuren; Methansulfonsäure, Ethansulfonsäure, p-Toluolsulfonsäure, 2-Hydroxyethansulfonsäure oder
organischen Sulfonsäuren; oder
Asparaginsäure,
Glutaminsäure,
oder andere saure Aminosäuren;
und Salze, mit einer Base von Natrium, Kalium, Magnesium, Calcium,
Aluminium oder anderen Alkalimetallen oder Erdalkalimetallen; Methylamin, Ethylamin,
Ethanolamin, Pyridin, Lysin, Arginin, Ornithin oder andere organische
Basen; und Ammoniumsalz ein.
-
Des
Weiteren können
die Salze der Verbindung der vorliegenden Erfindung auch Mono-Salze, Di-Salze und
Tri-Salze enthalten. Weiter darüber
hinaus kann die Verbindung der vorliegenden Erfindung zugleich ein
saures Additionssalz ausbilden und ein Salz mit einer Base, abhängig vom
Typus des Substituenten auf der Seitenkette.
-
Noch
mehr darüber
hinaus schließt
die vorliegende Erfindung auch Hydrate der Verbindung (I) wie auch
pharmazeutisch akzeptable Solvate und kristalline polymorphe Formen
der Verbindung (I) ein. Es sollte auch für bare Münze gehalten werden, dass die
vorliegende Erfindung in keinster Weise limitiert ist, auf die Verbindungen,
erwähnt
in den Beispielen, wie unten beschrieben, und alle der trizyklischen
Verbindungen, die eine Spiroeinheit aufweisen, wie sie von Formel
(I) repräsentiert
wird, und deren pharmazeutisch akzeptable Salze sind vom Umfang
der vorliegenden Erfindung eingeschlossen.
-
Es
sollte sich auch verstehen, dass solche Situationen auch auf die
Verbindungen der Formel (I'),
(Im), (V), (VI), (Ik), (I- a'),
(I"), (I''')
und dergleichen gelten.
-
[Herstellungsprozess]
-
Die
Verbindungen der vorliegenden Erfindung, repräsentiert durch Formel (I) und
die verwandten Verbindungen können
hergestellt werden durch Produktions- Prozesse, wie unten beschrieben.
-
Solange
nichts anderes erwähnt
wird, sind A, B, D, Q, T, X, Y, Z, l, m, n und r in der Verbindung
von Formel (I), Formel (I- a), Formel (I- a'), Formel (I- a- 1), Formel (I- a- 2),
Formel (I- b), Formel (Ik), Formel (Ik'), Formel (II), Formel (II- a), Formel
(II- b), Formel (II- c), Formel (II- d), Formel (II- e), Formel
(IIk), Formel (II- 1), Formel (II- 2), Formel (II- 3), Formel (II-
4), Formel (II- 5), Formel (II- 6), Formel (II- 7), Formel (II-
8), Formel (II- 9), Formel ((II- 10), Formel (II- 11), Formel (II-
12), Formel (III), Formel (IIIk), Formel (III- 1), Formel (III-
2), Formel (III- 3), Formel (III- 4), Formel (III- 5), Formel (IIIk-
1), Formel (IIIk- 2), Formel (IIIk- 3), Formel (IIIk- 4), Formel
(IIIk- 5), Formel (IIIk- 6), Formel (IIIk- 7), Formel (IIIk- 8),
Formel (IIIk- 9), Formel (IV), Formel (V) und Formel (VI) in den
folgenden <Produktionsprozess
1>, <Produktionsprozess
2>, <Produktionsprozess
3> und <Produktionsprozess
4> und ihrer Beschreibung
sowie ihren Salze so defi niert, wie dies für Formel (I) der Fall ist.
In den entsprechenden Verbindung, wie oben beschrieben, sind die
Seitenketten und die Alkylengruppen in den Ringen optional substituiert
mit den Substituenten, definiert für Formel (I).
-
Solange
nichts anderes angegeben wird, repräsentiert W in dem Produktionsprozess
die Abgangsgruppe oder die Gruppe, die in die Abgangsgruppe umgewandelt
werden kann, wie dies oben beschrieben wird. J repräsentiert
eine Thiolschutzgruppe, wie z. B. eine p-Methoxybenzylgruppe. P1 und
P2 in den Intermediat- Verbindungen der
Formeln (Ik) bis (IIIk- 9) markiert mit "k" repräsentieren
unabhängig
voneinander ein Wasserstoffatom oder eine Schutzgruppe der Iminogruppe
(-NH-). Exemplarische Schutzgruppen der Iminogruppe (-NH-) schließen Aralkylgruppen,
wie z. B. Benzylgruppen; Acylgruppen, wie z. B. Acetylgruppen; und Alkoxycarbonylgruppen,
wie z. B. Benzyloxycarbonylgruppen, und t-Butoxycarbonylgruppen
ein. Wenn P1 und P2 Schutzgruppen
der Iminogruppe (-NH-) sind, kann das Entschützen realisiert werden durch
das adäquate Selektieren
des Typus der Schutzgruppe oder der Bedingungen zum Entschützen, um
unabhängig
oder zur gleichen Zeit die Schutzgruppen zu entfernen und, falls
dies nötig
ist, können
die Schutzgruppen und dergleichen auch wieder eingeführt werden.
-
Solange
nichts anderes angegeben wird, werden die Reaktionsbedingungen,
die in dem Produktionsprozess eingesetzt werden, so sein, wie unten
beschrieben. Die Reaktionstemperatur liegt im Bereich von –78°C bis zur
Solvensrückflusstemperatur
und die Reaktionszeit ist die Zeit, die notwendig ist für den benötigten Prozess
der Reaktion. Das Lösungsmittel,
das nicht involviert in die Reaktion ist, kann irgendeines der aromatischen
Kohlenwasserstofflösungsmittel,
wie z. B. Toluol und Benzol sein; der polaren Lösungsmittel, wie z. B. Wasser,
Methanol, DMF und DMSO; basischen Lösungsmittel, wie z. B. Triethylamin
und Pyridin; halogenhaltigen Lösungsmittel,
wie z. B. Chloroform, Methylenchlorid und 1,2-Dichloroethan; etherischen
Lösungsmittel,
wie z. B. Diethylether, Tetrahydrofuran und Dioxan; und gemischten
Lösungsmittel
aus diesen; und das Lösungsmittel,
das verwendet wird, kann adäquat
ausgewählt
werden, abhängig
von den Reaktionsbedingungen. Die Base kann irgendeine der anorganischen
Basen sein, wie z. B. Kaliumcarbonat, Cäsiumcarbonat, Natriumhydroxid,
Kaliumhydroxid und Natriumhydrid; oder der organischen Basen, wie
z. B. Triethylamin, Pyridin, N,N-Dialkylanilin und Lithiumdiisopropylamid;
und die Säure
kann irgendeine der Mineralsäuren
sein, wie z. B. Salzsäure
und Schwefelsäure;
eine organische Säure,
wie z. B. Methanesulfonsäu re
und p-Toluolsulfonsäure. Die
Base und die Säure
sind nicht notwendigerweise limitiert auf diejenigen, die oben erwähnt werden.
-
Die
Verbindungen, repräsentiert
durch Formel (I) und Formel (Ik), welche die Verbindungen der vorliegenden
Erfindung darstellen oder ihre Salze, können synthetisiert werden aus
den Verbindungen, repräsentiert durch
Formel (II), Formel (IIk), Formel (III), Formel (IIIk), Formel (III-
3), Formel (IIIk- 4), Formel (IIIk- 6), Formel (IV), Formel (V)
oder Formel (VI) oder ihre Salze, welche leicht produziert werden
können
aus bekannten oder kommerziell verfügbaren Verbindungen durch <Produktionsprozess
1>, <Produktionsprozess
2>, <Produktionsprozess
3> oder <Produktionsprozess
4>.
-
Als
nächstes
wird der Produktionsprozess beschrieben. Die vorliegende Erfindung
ist jedoch in keinster Weise limitiert auf den Prozess, wie er unten
beschrieben wird.
-
<Produktionsprozess 1>
-
Die
Verbindung, repräsentiert
durch die Formel
(worin
A, B, D, Q, T, X, Y, Z, l, m und n und die Substitution jeder Alkylenkette,
wie oben definiert sind; und r gleich 1 ist) oder ihr Salz kann
hergestellt werden durch den Prozess, wie unten beschrieben.
-
Verbindungen,
repräsentiert
durch Formel (II) und Formel (III)
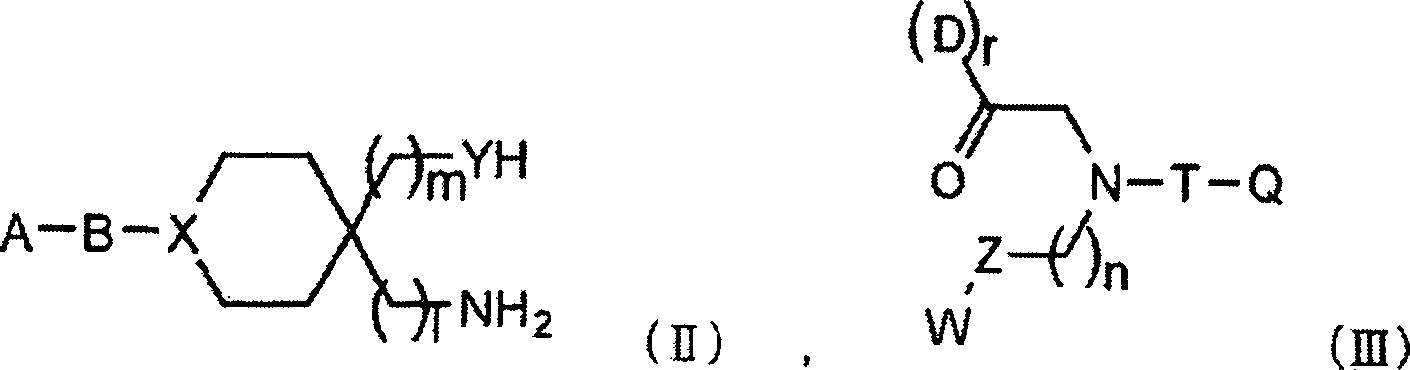
(worin
A, B, D, Q, T, X, Y, l, m, n und W und die Substitution einer jeden
Alkylenkette wie oben definiert sind; r gleich 1 ist und Z eine
Carbonylgruppe oder eine Thiocarbonylgruppe repräsentiert) oder ihre Salze,
die kommerziell verfügbar
oder fertig aus kommerziell verfügbaren
Verbindungen zu erhalten sind, können
umgesetzt werden in Übereinstimmung
mit dem bekannten Prozess beschrieben in der Literatur (beispielsweise
Journal of Medicinal Chemistry Bd. 19, Seite 436, 1976; Journal
of American Chemical Society Bd. 107, Seite 7776, 1985; oder Journal
of Organic Chemistry Bd. 63, Seite 1732, 1998) vorzugsweise durch
Verwendung von Toluol als Solvens in der Gegenwart oder Abwesenheit
eines sauren Katalysators und vorzugsweise in der Gegenwart von
p-Toluolsulfonsäure.
Die Reaktion kann bei einer Temperatur in der Größenordnung von 0°C vorangetrieben
werden bis zur Lösungsmittelabflusstemperatur
und vorzugsweise bei der Lösungsmittelrückflusstemperatur
und vorzugsweise bei einer Lösungsmittel-
Rückfluss-
Temperatur über
einen Zeitraum, welcher hinreichend ist für den Prozess der benötigten Reaktion
und vorzugsweise für
2 bis 6 Stunden, um die Verbindung, repräsentiert durch Formel (I- a)
oder ihr Salz herzustellen. Im Hinblick auf den Substituenten Z kann
die Interkonversion zwischen der Carbonylgruppe und der Thiocarbonylgruppe
oder die Konversion in eine Methylengruppe erreicht werden, falls
notwendig, durch einen bekannten Prozess, beispielsweise durch den
Prozess beschrieben in "Shinjikkenkagakukouza
14 Synthesis and Reaction of Organic Compounds [III]", Seite 1817, 1978,
Maruzen.
-
Als
Nächstes
werden die typischen Prozesse zur Herstellung der Verbindungen der
Formel (II) und Formel (III) beschrieben, welche die Ausgangs- Verbindungen
sind.
-
<1> Produktionsprozess
der Verbindung mit der Formel (II):
-
(In
der Formel sind A, B, X, Y, l und m, und die Substitution einer
jeden Alkylenkette wie oben definiert.)
-
1-1)
Wenn l = 1 und m = 0 ist:
Wenn Y gleich O (Sauerstoffatom)
kann die Verbindung beispielsweise hergestellt werden durch den
Produktionsprozess, wie unten beschrieben.
-
-
Eine
Verbindung, repräsentiert
durch die Formel (II- 1) oder ihr Salz, welche kommerziell verfügbar ist oder
fertig erhalten werden kann von kommerziell verfügbaren Verbindungen, kann in Übereinstimmung
mit dem bekannten Prozess beschrieben in der Literatur umgesetzt
werden (beispielsweise "Shinjikkenkagakukouza
14 Synthesis and Reaction of Organic Compounds [III]", Seite 1455, 1978,
Maruzen), um die Verbindung, repräsentiert durch die Formel (II-
2) oder ihr Salz herzustellen.
-
<Schritt II- 1- 2>
-
Die
Verbindung, repräsentiert
durch Formel (II- 2) oder ihr Salz, erhalten in <Schritt II- 1- 1> kann dann reduziert werden in Übereinstimmung
mit dem bekannten Prozess, beschrieben in der Literatur (beispielsweise "Shinjikkenkagakukouza
14 Synthesis and Reaction of Organic Compounds [III]", Seite 1332, 1978,
Maruzen), um die Verbin
dung,
repräsentiert
durch Formel (II- a) oder ihr Salz herzustellen.
-
Als
nächstes
wird ein weiterer Prozess zum Herstellen der Verbindung, repräsentiert
durch Formel (II- a) oder ihr Salz beschrieben.
-
<Schritt II- 2- 1>
-
Eine
Verbindung, repräsentiert
durch Formel (II- 1) oder ihr Salz kann umgesetzt werden in Übereinstimmung
mit dem bekannten Verfahren, beschrieben in der Literatur (beispielsweise "Shinjikkenkagakukouza 14
Synthesis and Reaction of Organic Compounds [I]", Seite 594, 1977, Maruzen), um die
Verbindung, repräsentiert
durch die Formel (II- 3) oder ihr Salz herzustellen
-
-
<Schritt II- 2- 2>
-
Die
Verbindung, repräsentiert
durch Formel (II- 3) oder ihr Salz erhalten in <Schritt II- 2- 1> kann dann in Übereinstimmung mit dem bekannten
Prozess, beschrieben in der Literatur umgesetzt werden (beispielsweise
Synthesis, Seite 629, 1984), um die Verbindung, repräsentiert
durch die Verbindung Formel (II- a) oder ihr Salz herzustellen.
-
Wenn
Y gleich S (Schwefelatom) ist, kann die Verbindung hergestellt werden,
beispielsweise durch den Produktionsprozess, wie unten beschrieben.
-
-
Eine
Verbindung, repräsentiert
durch Formel (II- 4) (worin R eine Kohlenwasserstoffgruppe, typischerweise
repräsentiert
durch C
1-6-Alkylgruppen, wie z. B. Methyl,
Ethyl, Propyl und t-Butyl sowie Aralkylgruppen, wie z. B. eine Benzylgruppe
ist) oder ihr Salz, welche kommerziell verfügbar ist oder fertig erhalten
werden kann aus einer kommerziellen Verbindung, kann umgesetzt werden
in Übereinstimmung
mit dem bekannten Prozess, beschrieben in der Literatur (beispielsweise
JP09510700), um die Verbindung, repräsentiert durch die Formel (II-
5) herzustellen:
(worin R identisch ist mit
dem R in (II- 4); J eine Schutzgruppe ist, wie z. B. eine p-Methoxybenzylgruppe)
oder ihr Salz.
-
<Schritt II- 3- 2>
-
Die
Verbindung, repräsentiert
durch die Formel (II- 5) oder ihr Salz, erhalten in <Schritt II-3-1> und Ammoniak oder
optional ein geschütztes
Amin werden zur normalen Amidierung umgesetzt, um die Verbindung, repräsentiert
durch die Formel (II- 6) oder ihr Salz herzustellen.
-
-
<Schritt II- 3- 3>
-
Die
Verbindung, repräsentiert
durch Formel (II- 6) oder ihr Salz, erhalten in <Schritt II- 3- 2> kann dann reduziert werden in Übereinstimmung
mit dem bekannten Verfahren, beschrieben in der Literatur (beispielsweise "Shinjikkenkagakukouza
14 Synthesis and Reaction of Organic Compounds [III]", Seite 1332, 1978,
Maruzen), um die Verbindung, repräsentiert durch die Formel (II-
7) oder ihr Salz herzustellen.
-
-
<Schritt II- 3- 4>
-
Die
Verbindung, repräsentiert
durch Formel (II- 7) oder ihr Salz, erhalten in <Schritt II-3- 3> kann dann umgesetzt werden zum normalen
Entschützen
der Thio- Schutz- Gruppe, um die Verbindung, repräsentiert durch
Formel (II- b) oder ihr Salz herzustellen.
-
-
1-2)
Wenn l = 0, 1 oder 2 ist und m = 1 oder 2 ist:
Wenn Y gleich
0 (Sauerstoffatom) ist, kann die Verbindung hergestellt werden,
beispielsweise durch den Produktions- Prozess, wie unten beschrieben.
-
<Schritt II- 4- 1>
-
Eine
Verbindung, repräsentiert
durch Formel (II- 8):
oder ihr Salz, welche kommerziell
verfügbar
ist oder fertig erhalten werden kann aus einer kommerziell verfügbaren Verbindung,
kann umgesetzt werden in Übereinstimmung
mit dem bekannten Verfahren, beschrieben in der Literatur (beispielsweise "Shinjikken kagakukouza
14 Synthesis and Reaction of Organic Compounds [I]", Seite 331, 1977,
Maruzen), um ein reaktives Derivat, repräsentiert durch Formel (II-
9) oder dessen Salz herzustellen.
-
-
<Schritt II- 4- 2>
-
Die
Verbindung, repräsentiert
durch Formel (II- 9) oder ihr Salz, erhalten in <Schritt II- 4- 1> kann dann umgesetzt werden mit einer
reaktiven Methylenverbindung, wie z. B. Ethylcyanoacetat, Ethylnitroacetat,
Ethylmalonatmonoamid oder Ethylcyanopropionat in einem Solvens,
welches nicht in die Reaktion involviert ist, in der Gegenwart einer
Base, um die Verbindung, repräsentiert
durch die Formel (II- 10) herzustellen (wobei E eine Nitrogruppe,
eine Cyanogruppe oder Amidgruppe repräsentiert und R das gleiche
R ist, wie das R definiert in Formel (II- 4)) oder deren Salz.
-
-
<Schritt II- 4- 3>
-
Die
Verbindung, repräsentiert
durch Formel (II- 10) oder ihr Salz, erhalten in <Schritt II- 4- 2> kann dann reduziert
werden in Übereinstimmung
mit dem bekannten Prozess, beschrieben in der Literatur (beispielsweise "Shinjikkenkagakukouza
14 Synthesis and Reaction of Organic Compounds [III]", Seite 1332, 1978,
Maruzen), um die Verbindung, repräsentiert durch Formel (II-
c) oder ihr Salz herzustellen.
-
-
Wenn
Y eine Iminogruppe (-NH-) ist, kann die Verbindung hergestellt werden,
beispielsweise durch den Produktionsprozess, wie unten beschrieben.
-
<Schritt II- 5- 1>
-
Die
Verbindung, repräsentiert
durch Formel (II- c) oder ihr Salz, erhalten in <Schritt II- 4- 3> kann umgesetzt werden mit einer Phosphorverbindung,
wie z. B. Triphenylphosphin oder Tributylphosphin und einem Azodicarboxylat,
wie es typischerweise repräsentiert
wird durch Diethylazodicarboxylat (DEAD) in einem Lösungsmittel,
das nicht involviert ist die Reaktion, um die Hydroxylgruppe zu
aktivieren, und das resultierende Produkt kann umgesetzt werden
mit Phthalimid, um die Verbindung, repräsentiert durch Formel (II-11) herzustellen
oder deren Salz.
-
-
<Schritt II- 5- 2>
-
Die
Verbindung, repräsentiert
durch Formel (II- 11) oder ihr Salz, erhalten in <Schritt II- 5- 1> kann dann umgesetzt
werden zum Entschützen,
um die Verbindung, repräsentiert
durch Formel (II- d) oder ihr Salz herzustellen.
-
-
Wenn
Y eine Iminogruppe ist (-NH-), kann die Verbindung beispielsweise
produziert werden durch den alternativen Produktionsprozess, wie
unten beschrieben.
-
<Schritt II- 6- 1>
-
Die
Verbindung, repräsentiert
durch Formel (II- 2) oder ihr Salz kann umgesetzt werden in Übereinstimmung
mit dem Prozess, der in der Literatur beschrieben wird (beispielsweise
in "Synthesis", Seite 832, Schema
2, 1994), um die Verbindung, repräsentiert durch Formel (II-
12) oder ihr Salz herzustellen.
-
-
<Schritt II- 6- 2>
-
Die
Verbindung, repräsentiert
durch Formel (II- 12) oder ihr Salz, erhalten in <Schritt II- 6- 1> kann reduziert werden
in Übereinstimmung
mit <Schritt II-
1- 2>, um die Verbindung,
repräsentiert
durch Formel (II- e) oder ihr Salz herzustellen.
-
-
Als
nächstes
wird ein weiterer Prozess zum Herstellen der Verbindung, repräsentiert
durch Formel (II- 12) oder deren Salz beschrieben.
-
<Schritt II- 6- 3>
-
Die
Verbindung, repräsentiert
durch Formel (II- 1) oder ihr Salz kann umgesetzt werden in Übereinstimmung
mit dem bekannten Prozess, beschrieben in der Literatur (beispielsweise
in DE4405140, Schema 1 (Reaktion I)), um die Verbindung, repräsentiert
durch Formel (II- 12) oder deren Salz zu produzieren.
-
In
den vorangehenden Schritten kann der Substituent in die Alkylenkette
eingefügt
werden, beispielsweise unter Verwendung einer kommerziell verfügbaren Verbindung,
die den korrespondierenden Substituenten für das Start- Material (II-
1) oder (II- 8) aufweist; durch Einfügen des korrespondierenden
Substituenten in das Startmaterial durch den Prozess, der üblicherweise
in der Synthese verwendet wird; durch Konvertierung der aktiven
Methylenverbindung von <Schritt
11- 4- 1> in ein adäquat substituiertes
Derivat vor der Reaktion mit der Methylenverbindung; durch Reduktion
der Cyanogruppe in (II- 2) oder (II- 4) in eine Amidgruppe, und durch
Konvertieren und/oder Modifizieren der Carbonylgruppe wie beschrieben;
oder, falls notwendig, durch direktes Einfügen des Substituenten in die
Verbindung, repräsentiert
durch die Formel (II).
-
Im
Hinblick auf den bevorzugten Substituenten D kann D eingefügt werden
in Übereinstimmung
mit dem Prozess, eingesetzt für
die Synthese von D, wie unten beschrieben.
-
<2> Produktionsprozess
für die
Verbindung der Formel (III):
-
<Schritt III- 1- 1>
-
Eine
Verbindung, repräsentiert
durch Formel (III- 1):
(worin n gleich 1 oder 2
ist) oder deren Salz, die kommerziell verfügbar oder fertig erhältlich von
einer kommerziell verfügbaren
Verbindung ist, und eine Verbindung, repräsentiert durch Formel (III-
2)
(worin W, Q und T wie oben
beschrieben sind) oder deren Salz, welche kommerziell verfügbar oder
fertig erhältlich
ist aus einer kommerziell verfügbaren
Verbindung, kann fusioniert werden, um die Verbindung, repräsentiert
durch die Formel (III- 3) oder ihr Salz herzustellen. Wenn T eine
Sulfonylgruppe und W ein Chloratom ist, kann die Reaktion beispielsweise
durchgeführt
werden in Methylenchlorid in der Gegenwart von Triethylamin bei
einer Temperatur im Bereich von 0°C
bis Raumtemperatur, und vorzugsweise bei Raumtemperatur und zwar
für 2 bis
12 Stunden.
-
-
<Schritt III- 1- 2>
-
Die
Verbindung, repräsentiert
durch Formel (III- 3) oder ihr Salz, erhalten in <Schritt III- 1-
1> können umgesetzt
werden mit einem alkylierenden Agens, repräsentiert durch die Formel (III-
4) in einem Lösungsmittel,
das nicht involviert ist die Reaktion in der Gegenwart einer Base,
um die Verbindung herzustellen, die durch Formel (III) oder ihr
Salz repräsentiert
wird.
-
-
Als
nächstes
wird ein weiterer Prozess zum Herstellen der Verbindung, repräsentiert
durch Formel (III) oder ihr Salz beschrieben.
-
<Schritt III- 2- 1>
-
Eine
kommerziell verfügbare
Verbindung, repräsentiert
durch Formel (III- 1):
(wobei n 1 oder 2 ist) oder
deren Salz wird in Übereinstimmung
mit der Prozedur von <Schritt
III- 1- 2> umgesetzt,
um die Verbindung, repräsentiert
durch Formel (III- 5) oder deren Salz herzustellen.
-
-
<Schritt III- 2- 2>
-
Die
Verbindung, repräsentiert
durch Formel (III- 5) oder deren Salz, erhalten in <Schritt III- 2-
1> wird kondensiert
mit der Verbindung, repräsentiert
durch Formel (III- 2) oder ihr Salz in Übereinstimmung mit dem Prozess
von <Schritt III-
1- 1>, um die Verbindung,
repräsentiert
durch Formel (III) oder ihr Salz herzustellen.
-
-
Es
sollte festgehalten werden, dass die Carbonylgruppe in der Formel
(III) geschützt
sein kann, falls dies notwendig ist, und die Schutzgruppe kann in
einem geeigneten Stadium entfernt werden.
-
In
dem Schritt des Herstellens der Verbindung von Formel (III) kann
ein Substituent an die Alkylenkette eingebracht werden, beispielsweise
unter Verwendung einer kommerziell verfügbaren Verbindung, die den korrespondierenden
Substituenten für
das Ausgangsmaterial (III- 1) oder (III- 4) aufweist; oder durch
Einfügen des
korrespondierenden Substituenten in das Ausgangsmaterial durch ein
bekanntes Verfahren, das in der Literatur beschrieben wird.
-
<Produktionsprozess 2>
-
Die
Verbindung, repräsentiert
durch:
(worin
A, B, Q, T, X, Y, Z, l, m und n wie oben definiert sind) oder ihr
Salz können
hergestellt werden durch das Verfahren, wie unten beschrieben.
-
<Schritt 1>
-
Die
Verbindung, repräsentiert
durch Formel (II) hergestellt durch den Prozess, beschrieben in <Produktionsprozess
1>, oder ihr Salz
und die Verbindung, repräsentiert
durch Formel (IV) oder ihr Salz, die kommerziell verfügbar oder
fertig abgeleitet werden kann von der kommerziell verfügbaren Verbindung
(worin
A, B, X, Y, l und m und die Substitution einer jeden Alkylenkette,
wie oben definiert sind, und R ein Wasserstoffatom ist, ein C
1-6-Alkyl, ein C
1-6-Alkoxy
oder eine C
1-6-Alkylgruppe optional substituiert mit
Hydroxyl oder einem Halogenatom (und insbesondere eine Methylgruppe
oder eine Ethylgruppe); oder die beiden R zusammen ein C
1-6-Alkyl,
ein C
1-6-Alkoxy, eine C
2-4-Alkylengruppe
optional substituiert mit Hydroxyl oder einem Halogenatom repräsentieren
können
(insbesondere eine 1,2- Ethylengruppe oder eine 1,3- Propylengruppe))
kann umgesetzt werden in Übereinstimmung
mit der Prozedur von <Produktionsprozess
1>, um die Verbindung,
repräsentiert
durch die Formel (V) oder deren Salz herzustellen.
(In der Formel sind A, B,
X, Y, l und m und die Substitution einer jeden Alkylenkette wie
oben definiert; und R ist wie das R definiert in Formel (IV).)
-
<Schritt 2>
-
Die
Verbindung, repräsentiert
durch Formel (V) oder ihr Salz, erhalten in <Schritt 1> und die Verbindung, repräsentiert
durch Formel (III- 3)
(worin Q, T, W, Z und n und
die Substitution einer jeden Alkylenkette wie oben definiert sind)
oder ihr Salz, hergestellt durch die Prozedur, beschrieben in <Produktionsprozess
1> können umgesetzt
werden, um die Verbindung, repräsentiert
durch Formel (VI) oder deren Salz zu produzieren.
-
Wenn
Z eine Carbonylgruppe oder eine Thiocarbonylgruppe ist und W ein
Halogenatom, eine Hydroxylgruppe oder eine Alkoxygruppe in der Verbindung,
repräsentiert
durch Formel (III- 3) oder deren Salz ist, wird die Amidierung in
ein normales Peptid durchgeführt.
Beispielsweise wird, wenn W eine Hydroxylgruppe ist, ein Phenol,
wie z. B. 2,4,5-Trichlorphenol,
Pentachlorphenol, 2-Nitrophenol oder 4-Nitrophenol, oder eine N-Hydroxyverbindung
wie z. B. N-Hydroxysuccinimid, N-Hydroxy-5-norbornen-endo-2,3-dicarboxyimid
oder N-Hydroxypiperidin, in der Gegenwart eines kondensierenden
Agens, wie z. B. N,N-Dicyclohexylcarbodiimid zur Konversion in eine
aktive Esterform kondensiert, und zur Reaktion gebracht.
-
Alternativ
kann die Reaktion durchgeführt
werden nach der Herstellung eines gemischten Säureanhydrids durch Reagieren
mit einer halogenierten Acylverbindung, wie z. B. Isobutylchlorformat.
Die Reaktion kann auch vorangetrieben werden unter Verwendung eines
Peptidkondensationsreagens, wie z. B. N,N-Dicyclohexylcarbodiimid,
Diphenylphosphorsäure
oder Diethylcyanophosphat alleine.
-
Wenn
Z eine Methylengruppe ist in der Verbindung, repräsentiert
durch Formel (III- 3) oder deren Salz, kann die normale N- Alkylierung
vorangetrieben werden in einem Lösungsmittel,
das nicht involviert ist in die Reaktion, um die Verbindung, repräsentiert
durch die Formel (VI) oder deren Salz herzustellen.
-
Des
Weiteren kann, wenn W eine Hydroxylgruppe ist, die Verbindung, repräsentiert
durch Formel (III- 3) aktiviert werden unter Verwendung einer Phosphorverbindung,
wie z. B. Triphenylphosphin oder Tributylphosphin und eines Azodicarboxylats,
typischerweise repräsentiert
durch Diethylazodicarboxylat, und dann umgesetzt werden in einem
Lösungsmittel,
das nicht in die Reaktion involviert ist.
(In der Formel sind A, B,
Q, T, X, Y, Z, l, m und n und die Substitution einer jeden Alkylenkette
wie oben definiert. R ist das gleiche wie das R, definiert in Formel
(IV).)
-
<Schritt 3>
-
In
der Verbindung, repräsentiert
durch Formel (VI) (worin A, B, Q, T, X, Y, Z, l, m und n und die
Substitution einer jeden Alkylenkette, wie oben definiert sind;
und R das gleiche ist wie das R, definiert in der Verbindung, repräsentiert
durch Formel (IV) ) oder deren Salz, erhalten in <Schritt 2>, kann dann umgesetzt
werden in Übereinstimmung
mit dem bekannten Prozess, beschrieben in der Literatur (beispielsweise
in JP09316059) in einem Lösungsmittel,
das nicht involviert ist in die Reaktion und vorzugsweise unter
Verwendung von Toluol für
das Lösungsmittel,
und zwar in der Gegenwarte eines saueren Katalysators und vorzugsweise
in der Gegenwart von p-Toluolsulfonsäure, um eine Verbindung herzustellen,
repräsentiert
durch Formel (I-b) oder deren Salz. Die Reaktionstemperatur liegt
vorzugsweise in der Größenordnung
von 70°C
bis 80°C,
und die Reaktionszeit ist vorzugsweise in der Größenordnung von 1 bis 2 Stunden.
Im Hinblick auf den Substituenten Z kann die Interkonversion zwischen
der Carbonylgruppe und der Thiocarbonylgruppe oder die Konversion
in eine Methylengruppe realisiert werden, falls notwendig, durch
einen bekannten Prozess, beispielsweise durch den Prozess, beschrieben
in "Shinjikkenkagakukouza
14 Synthesis and Reaction of Organic Compounds [III]", Seite 1817, 1978,
Maruzen.
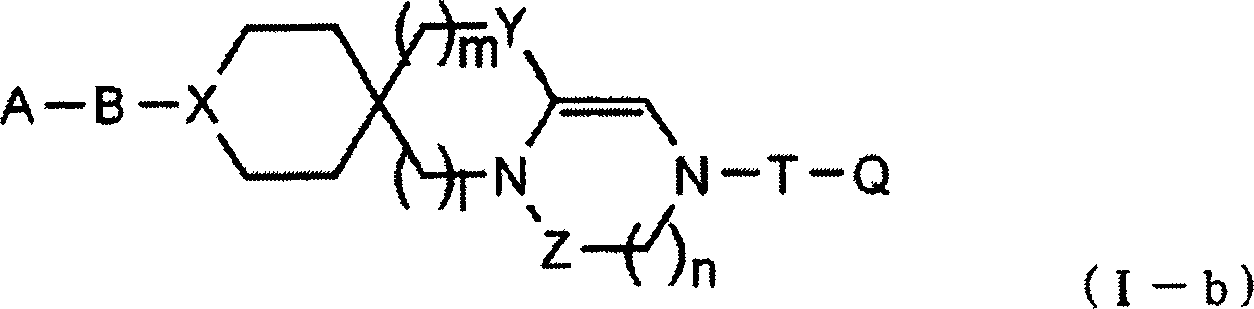
(In der
Formel sind A, B, Q, T, X, Y, Z, l, m und n wie oben definiert)
-
<Produktionsprozess 3>
-
Ein
weiterer Prozess zum Herstellen einer Verbindung, repräsentiert
durch Formel (I-a) oder deren Salz wird unten beschrieben.
-
Die
Verbindung, repräsentiert
durch Formel (I-b):

(worin
A, B, Q, T, X, Y, Z, l, m und n wie oben definiert sind) oder deren
Salz hergestellt in <Produktionsprozess 2> können umgesetzt werden zur Reduktion
der Doppelbindung in der Formel, um die Verbindung, repräsentiert
durch Formel (I-a) oder deren Salz herzustellen. Exemplarische Reduktionsprozesse
schließen
die Reduktion durch ein Metall oder ein Metallsalz ein, wie z. B.
Natrium, Calcium und Aluminium; die Reduktion durch ein Metallhydrid,
wie z. B. Düsopropylaluminiumhydrid;
und die Reduktion durch einen Metallhydridkomplex, wie z. B. Natriumborhydrid;
die elektrophile Reduktion durch Diboran oder substituiertes Boran;
und katalytische Hydrierung unter Verwendung eines Metallkatalysators.
Die Reaktions- Lösungsmittel,
die verwendet werden, sind Lösungsmittel,
die nicht involviert sind in die Reaktion, beispielsweise Tetrahydrofuran,
Toluol, Methylenchlorid oder Methanol oder eine Mischung davon und
die Reaktion wird bei einer Temperatur von –78°C bis zur Rückflusstemperatur durchgeführt, und
zwar über
einen Zeitraum, welcher hinreichend ist, den verlangten Fortschritt
der Reaktion zu realisieren.
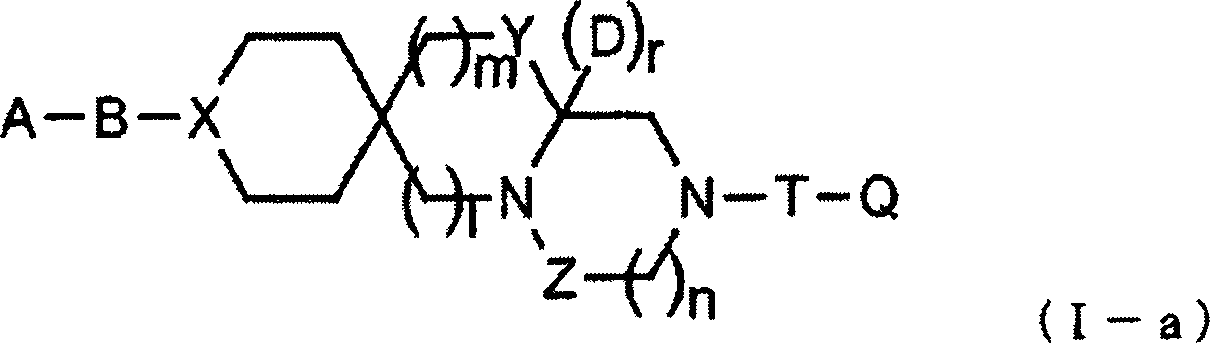
(In der
Formel sind A, B, D, Q, T, X, Y, Z, l, m, n und r wie oben definiert)
-
<Produktionsprozess 4>
-
Die
Verbindung, repräsentiert
durch Formel:
(worin D, P
1,
P
2, Y, Z, l, m, n und r und die Substitution
einer jeden Alkylenkette wie oben definiert sind) oder deren Salz
können
hergestellt werden durch den Prozess, wie unten beschrieben.
-
<1> Produktionsprozess
der Verbindung von Formel (Ik)
-
(Skelett- bildende Reaktion)
-
<Schritt 1>
-
Verbindungen,
repräsentiert
durch Formel (IIk) und Formel (IIIk)
(worin
D, P
1, P
2, W, Y,
Z, l, m und n und die Substitution einer jeden Alkylenkette wie
oben definiert sind; und r gleich 1 ist) oder ihre entsprechenden
Salze, die kommerziell verfügbar
oder fertig erhältlich
sind aus einer kommerziell verfügbaren
Verbindung, kön nen
umgesetzt werden in Übereinstimmung
mit <Produktionsprozess
1>, um eine Verbindung,
repräsentiert
durch Formel (Ik) oder deren Salz zu erzeugen.
-
Die
Verbindung, repräsentiert
durch Formel (Ik) oder deren Salz kann auch produziert werden durch einen
weiteren Prozess, wie er unten beschrieben wird.
-
<Schritt 2>
-
Die
Reaktion kann vorangetrieben werden in Übereinstimmung mit <Schritt 1> unter Verwendung eines
Reaktions- Lösungsmittels,
das beschrieben wird in <Produktionsprozess
1> oder alternativ
ein halogeniertes Lösungsmittel,
wie z. B. Methylenchlorid, Chloroform oder 1,2- Dichlorethan, wobei
das bevorzugte darunter Chloroform ist, und dabei wird eine Verbindung
von Formel (Ik')
hergestellt (wobei D, P1, P2,
W, Y, Z, l, m und n und die Substitution einer jeden Alkylenkette
wie oben definiert sind; und r gleich 1 ist).
-
-
<Schritt 3>
-
Die
Verbindung, repräsentiert
durch Formel (Ik')
oder deren Salz, hergestellt in <Schritt
2> kann dann kondensiert
werden in Übereinstimmung
mit <Produktionsprozess
2> <Schritt 2>, um die Verbindung,
repräsentiert
durch Formel (Ik) oder deren Salz herzustellen.
-
Als
nächstes
werden typische Produktionsprozesse der Verbindungen der Formel
(IIk) sowie der Formel (IIIk), welche die Ausgangs- Verbindungen
darstellen, beschrieben. <2> Produktionsprozess
der Verbindung der Formel (IIk):
(In der Formel sind P
1,
Y, l und m und die Substitution einer jeden Alkylenkette wie oben
definiert.)
-
Die
Verbindung, repräsentiert
durch Formel (IIk) oder deren Salz, kann hergestellt werden in Übereinstimmung
mit dem Produktionsprozess von <Produktionsprozess
1> <Formel (II)>. <3> Produktionsprozess
der Verbindung von Formel (IIIk):
(In der Formel sind D, P
2,
W, Z und n und die Substitution einer jeden Alkylenkette wie oben
definiert; und r ist gleich 1.)
-
Die
Verbindung, repräsentiert
durch Formel (IIIk) oder deren Salz kann hergestellt werden in Übereinstimmung
mit dem Produktionsprozess von <Produktionsprozess
1> <Formel (III)>.
-
Die
Verbindung, repräsentiert
durch Formel (IIIk) kann hergestellt werden ebenso durch andere
Prozesse, die unten beschrieben werden.
-
<Schritt IIIk- 1- 1>
-
Die
Verbindungen, repräsentiert
durch Formel (III- 1) und Formel (IIIk- 1)
(worin n gleich 1 oder 2
ist) oder ihre Salze, die kommerziell verfügbar oder fertig erhältlich sind
aus einer kommerziell verfügbaren
Verbindung, können
umgesetzt werden in einer nucleophilen Addition, assoziiert mit
einer Ringöffnung
des Epoxids, um die Verbindung, repräsentiert durch Formel (IIIk-
2) oder deren Salz herzustellen.
-
-
<Schritt IIIk- 1- 2>
-
Die
Verbindung, repräsentiert
durch Formel (IIIk- 2) oder deren Salz, erhalten in <Schritt IIIk- 1-
1> kann umgesetzt
werden zur normalen Einführung
der Schutzgruppe P2 in die Iminogruppe (-NH-),
um die Verbindung, repräsentiert
durch die Formel (IIIk- 3) oder deren Salz, herzustellen.
-
-
<Schritt IIIk- 1- 3>
-
Die
Verbindung, repräsentiert
durch Formel (IIIk- 3) oder deren Salz, erhalten in <Schritt III- 1-
2> können dann
umgesetzt werden in einem Lösungsmittel,
das nicht involviert ist in die Reaktion zur Oxidation durch Mangandioxid;
Chromsäure-
Oxidation durch Chromoxid (VI) oder Dichromat; Oxidation durch Bleitetraacetat; Oxidation
durch Sauerstoff; Oxidation mit Hilfe von aktiviertem DMSO; Oxidation
mit Hilfe von hochvalentem Iod, typischerweise repräsentiert
durch das Dess- Martin- Reagens; Oxidation mit Hilfe einer halogenierten Verbindung,
wie z. B. Hypohalogensäure
oder deren Salz, um die Verbindung, repräsentiert durch Formel (IIIk) oder
deren Salz herzustellen.
-
-
<Schritt IIIk- 2- 1> und <Schritt
IIIk- 2- 2>
-
Alternativ
kann die Verbindung, repräsentiert
durch Formel (III- 1) oder deren Salz umgesetzt werden durch <Schritt IIIk- 1-
2> und <Schritt IIIk- 1-
1> über die
Verbindung, repräsentiert
durch Formel (IIIk- 4) oder deren Salz, um die Verbindung, repräsentiert
durch Formel (IIIk- 3) oder deren Salz zu produzieren.
-
-
<Schritt IIIk- 3- 1> und <Schritt
IIIk- 3- 2>
-
Alternativ
kann die Verbindung, repräsentiert
durch Formel (IIIk- 2) oder deren Salz umgesetzt werden durch <Schritt IIIk- 1-
3> und <Schritt IIIk- 1-
2> über die
Verbindung, repräsentiert
durch die Formel (IIIk- 5) oder deren Salz, um die Verbindung, repräsentiert
durch Formel (IIIk) oder deren Salz, herzustellen.
-
-
<Schritt IIIk- 4- 1>
-
Die
Verbindung, repräsentiert
durch Formel (IIIk- 6) oder deren Salz, welche kommerziell verfügbar oder
fertig erhältlich
aus einer kommerziellen verfügbaren
Verbindung ist, kann umgesetzt werden in Übereinstimmung mit <Produktionsprozess
1> <Schritt III- 1-
2>, um die Verbindung,
repräsentiert
durch Formel (IIIk- 7) oder deren Salz herzustellen.
-
-
<Schritt IIIk- 4- 2>
-
Die
Verbindung, repräsentiert
durch Formel (IIIk- 7) oder deren Salz, erhalten in <Schritt III- 4-
1> und die Verbindung,
repräsentiert
durch Formel (IIIk- 8)
(worin W, Z und n wie oben
definiert; und W
1 eine Gruppe ausgewählt ist,
aus der Gruppe definiert für
W für die
selektive Substitution von W
1 in dieser
Reaktion) oder deren Salz, welche kommerziell verfügbar oder
fertig erhältlich
aus einer kommerziell verfügbaren
Verbindung sind, können
dann kondensiert werden in Übereinstimmung
mit der Prozedur von <Schritt
IIIk- 4- 1>, um die
Verbindung, repräsentiert
durch die Formel (IIIk) oder deren Salz herzustellen.
-
<Schritt IIIk- 5- 1>, <Schritt
IIIk- 5- 2> und <Schritt IIIk- 5-
3>
-
Alternativ
kann die Verbindung, repräsentiert
durch Formel (IIIk- 6) oder deren Salz umgesetzt werden in Übereinstimmung
mit <Schritt IIIk-
1- 1> und <Schritt IIIk- 1-
2> über die
Verbindung, repräsentiert
durch Formel (IIIk- 9) oder deren Salz, um die Verbindung, repräsentiert
durch Formel (IIIk- 3) oder deren Salz herzustellen. Alternativ
kann die Verbindung von Formel (IIIk- 9) oxidiert werden in Übereinstimmung
mit <Schritt IIIk-
1- 3>, um die Verbindung,
repräsentiert
durch Formel (IIIk- 7) oder deren Salz, herzustellen.
-
-
Alternativ
kann eine Verbindung mit - T- Q anstelle von - P2,
beispielsweise eine Verbindung von Formel (IIIk- 6), worin - P2 gleich - T- Q ist oder eine Verbindung
von Formel (IIIk- 4), worin - P2 gleich
- T- Q ist, verwendet werden, in Übereinstimmung mit dem alternativen
Prozess, wie oben beschrieben, um die Verbindung, repräsentiert
durch Formel (III) oder deren Salz, herzustellen.
-
In
dem <Produktionsprozess
4> können P1 oder P2 unabhängig voneinander
entschützt
werden in dem am geeignetsten Zustand für die nachfolgende Konversion
in das A- B oder das T- Q. Die Konversion in das A- B und das T-
Q wird später
beschrieben.
-
Des
Weiteren können,
wenn der <Produktionsprozess
4> durchgeführt wird,
die Verbindung, repräsentiert
durch Formel (I- a) oder deren Salz, wobei P
1-
gleich A- B- und - P
2 gleich - T- Q ist,
hergestellt werden durch die Produktion der Verbindung, repräsentiert
durch Formel (I- a'):
(worin A, B, D, Q, T, X,
Y, l, m, n und W und die Substitution einer jeden Alkylenkette wie
oben definiert sind; r gleich 1 ist; und Z eine Carbonylgruppe oder
eine Thiocarbonylgruppe repräsentiert)
oder deren Salz, gefolgt von Kondensation.
-
Bislang
wurde der Produktionsprozess des Skeletts der Verbindung der vorliegenden
Erfindung im Detail beschrieben.
-
Als
nächstes
wird die Konversion des Substituenten D, A- B und T- Q beschrieben.
-
Die
Konversion der Substituenten D, A- B und T- Q kann in irgendeinem
Stadium in dem <Produktionsprozess
1 >, <Produktionsprozess
2>, <Produktionsprozess
3> und <Produktionsprozess
4> durchgeführt werden
oder in dem Stadium der Ausgangsverbindung oder in irgendeinem Reaktionsstadium
zur Herstellung einer solchen Ausgangsverbindung.
-
In
der Synthese der Verbindung der vorliegenden Erfindung (I) kann
der Fachmann auf dem Gebiet den besten Zeitpunkt für die Substituenten-
Konversion auswählen.
-
Ein
typischer Konversionsprozess für
die Substituenten D, A- B und T- Q wird in der folgenden Sektion beschrieben,
welche in keinster Weise den Umfang der Erfindung limitiert.
-
Beispielsweise
wird die Konversion des Substituenten D durchgeführt, wie unten beschrieben
(für den Fall,
worin m = 1 ist), wenn die Verbindung, repräsentiert durch Formel (I- a)
oder deren Salz eingesetzt wird.
-
<Schritt D- 1>
-
Die
Verbindungen, repräsentiert
durch Formel (II- a) und Formel (III- a- 1)
(worin
A, B, Q, T, X und n und die Substitution einer jeden Alkylenkette
wie oben definiert sind; und Ac eine Acetylgruppe repräsentiert)
oder deren Salze hergestellt durch die Prozedur, beschrieben in <Produktionsprozess
1 > wurden eingesetzt
in Übereinstimmung
mit <Produktionsprozess
1>, um die Verbindung,
repräsentiert durch
Formel (I- a- 1)
(worin
A, B, Q, T, X, n und Ac und die Substitution einer jeden Alkylenkette
wie oben definiert sind) oder deren Salz herzustellen.
-
<Schritt D- 2>
-
Die
Verbindung, repräsentiert
durch Formel (I- a- 1) oder deren Salz, erhalten in <Schritt D- 1> wird umgesetzt mit
einer wässrigen
Lösung
von Natriumhydroxid, beispielsweise in Methanol bei Raumtemperatur, um
die Verbindung, repräsentiert
durch Formel (I-a-2)
(worin
A, B, Q, T, X und n und die Substitution einer jeden Alkylenkette
wie oben definiert sind) oder deren Salz herzustellen.
-
Als
nächstes
wird ein typischer Produktionsprozess zur Konvertierung der Seitenkette
für eine
adäquate
Vorläuferverbindung
D', beispielsweise
das D', welches
-CH2OH ist (wie in dem Fall der Verbindung
der Formel (I- a- 2)) in den Substituenten D beschrieben.
-
1) Substituent D konvertierbar
von D', welche eine
-CH2OH- Gruppe ist
-
1-1) Produktion einer
Verbindung, wobei D gleich -CH2-OR' ist (worin R' eine optional substituierte
C1-6-Alkylgruppe ist) oder deren Salz
-
1-1-1) Produktionsprozess
unter Verwendung von R'-W
-
Die
Verbindung, worin D' gleich
-CH2OH oder deren Salz ist, kann umgesetzt
werden mit einer Verbindung, repräsentiert durch Formel: R'- W in einem Lösungsmittel,
das nicht involviert ist die Reaktion und vorzugsweise in einem
gemischten Lösungsmittel
aus Methylenchlorid und Wasser in der Gegenwart einer Base und vorzugsweise
unter Verwendung von Natriumhydroxid in der Gegenwart oder in der
Abwesenheit eines Phasen- Transfer- Katalysators, wie z. B. eines
quaternären
Ammoniumsalzes oder ei nes Kronen- Ethers, und vorzugsweise in der
Gegenwart von Benzyltriethylammoniumchlorid bei einer Temperatur
von –78°C bis hin zur
Rückfluss-
Temperatur und vorzugsweise bei 0°C
und zwar für
eine Zeit, welche hinreichend ist für das benötigte Voranschreiten der Reaktion
und vorzugsweise für
2 Stunden für
die Konversion in die Verbindung, wobei D gleich -CH2-OR' oder deren Salz
ist.
-
1-1-2) Produktionsprozess
unter Verwendung von R'-OH
-
Die
Verbindung, wobei D' gleich
-CH2OH oder deren Salz ist, wird umgesetzt
mit einer Verbindung, repräsentiert
durch Formel: R'-OH
aktiviert unter Verwendung einer Phosphorverbindung, wie z. B. Triphenylphosphin
oder Tributylphosphin und eines Azodicarboxytats, wie es typischerweise
repräsentiert
wird durch Diethylazodicarboxylat (DEAD) in einem Lösungsmittel,
das nicht involviert ist in die Reaktion zur Konversion in die Verbindung,
worin D gleich -CH2-OR' oder deren Salz ist.
-
1-2) Herstellung einer
Verbindung, wobei D gleich -CH2-O-CO-R" ist (wobei R" eine optional substituierte C1-6-Alkylgruppe darstellt) oder deren Salz
-
Die
Verbindung, wobei D' gleich
-CH2OH oder deren Salz ist, kann umgesetzt
werden mit R"-CO-
W in einem Lösungsmittel,
das nicht involviert ist in die Reaktion, und zwar in der Gegenwart
oder Abwesenheit einer Base oder in der Gegenwart oder in der Abwesenheit
einer Säure
zur Konversion in die Verbindung, wobei D gleich -CH2-O-CO-R" oder deren Salz ist.
-
1-3)
Produktion einer Verbindung, worin D gleich -CH2-NR'R" ist (worin -NR'R" eine
Aminogruppe repräsentiert,
beispielsweise durch -NR6R7 sind
(worin R6 und R7 unabhängig voneinander
ein Wasserstoffatom, ein C1-6-Alkyl, ein
C4-7-Cycloalkyl oder ein C2-6-Alkenyl
sind; oder R6, R7 und
der Stickstoff, an welchen sie binden, gemeinsam einen 5- bis 7-
gliedrigen heterozyklischen Ring repräsentieren, wobei der heterozyklische Ring
1 bis 2 Heteroatome enthält,
die ausgewählt
sind aus N, S und O; und besagte R6 und
R7 optional des Weiteren substituiert sind
mit einem adäquaten
Substituenten)) oder deren Salz.
-
Die
Verbindung, worin D' gleich
-CH2OH oder deren Salz ist, kann umgesetzt
werden mit Thionylchlorid, Methansulfonylchlorid, p-Toluolsulfonylchlorid
oder dergleichen, und zwar in einem Lösungsmittel, das nicht involviert
ist in die Reaktion, in der Gegenwart oder Abwesenheit einer Base
oder in der Gegenwart oder in der Abwesenheit einer Säure zur
Konversion in Verbindung, wobei D' gleich -CH2-
W oder deren Salz ist. Die Verbindung, wobei D' gleich -CH2-W
oder deren Salz ist, kann des Weiteren umgesetzt werden mit einem Amin,
repräsentiert
durch HNR'R" (beispielsweise
HNR6R7 und NR6R7 sind wie oben
definiert), in einem Lösungsmittel,
das nicht involviert ist in die Reaktion, in der Gegenwart oder
in der Abwesenheit eines Kupferpulvers, eines Kupferoxidpulvers
oder eines Eisenpulvers in Gegenwart oder Abwesenheit einer Base
oder in der Gegenwart oder in der Abwesenheit einer Säure zur
Konversion in die Verbindung, wobei D gleich -CH2-NR'R" oder deren Salz ist. Falls notwendig
kann ein Metal, wie z. B. Kupfer, Palladium, Chrom oder Wismut eingesetzt werden
zur Ausbildung eines Komplexes mit der Verbindung, wobei D' repräsentiert
wird durch -CH2-W, um die Verbindung mit
einer höheren
Aktivität
in der Reaktion zu verwenden.
-
Alternativ
kann die Verbindung, wobei D' gleich
-CH2OH oder deren Salz ist, umgesetzt werden
mit einer Phosphorverbindung, wie z. B. Triphenylphosphin oder Tributylphosphin
und einem Azodicarboxylat, wie typischerweise repräsentiert
wird durch Diethylazodicarboxylat (DEAD), und zwar in einem Lösungsmittel,
das nicht involviert ist in die Reaktion, um die Hydroxylgruppe
zu aktivieren, und das resultierende Produkt kann umgesetzt werden
mit der Verbindung, repräsentiert
durch Formel: NHR'R" zur Umwandlung in
die Verbindung, wobei D gleich -CH2-NR'R" oder deren Salz.
-
Wenn
R" ein Wasserstoffatom
in der resultierenden Verbindung ist, wobei D gleich -CH2-NR'R" oder deren Salz
ist, kann die Verbindung umgesetzt werden mit R'''-CO-W (wobei W wie oben
definiert ist; und R''' eine optional substituierte C1-6-Alkylgruppe ist), und zwar in einem Solvens,
das nicht involviert ist in die Reaktion in der Gegenwart oder in
der Abwesenheit einer Base oder in der Gegenwart oder Abwesenheit
einer Säure
zur Umwandlung in die Verbindung, wobei D gleich -CH2-NR'-CO-R''' oder
deren Salz ist. Wenn die Reaktion vorangeschritten ist unter Verwendung
von R'''-S(O)z-W (wobei W, R''' und
z wie oben definiert sind) anstelle von R'''-CO- W, kann die
Verbindung konvertiert werden in die Verbindung, wobei D gleich
-CH2-NR'-S(O)z-R''' ist oder deren Salz.
-
Wenn
R" Wasserstoff in
der resultierenden Verbindung ist, wobei D gleich -CH2-NR'R" ist, oder deren Salz, kann die Verbindung
auch alkyliert werden mit R'''-W (wobei R''' eine optional substituierte
C1-6-Alkylgruppe ist), und zwar in einem
Lösungsmittel,
das nicht involviert ist in die Reaktion in der Gegenwart oder in
der Abwesenheit einer Base oder in der Gegenwart oder in der Abwesenheit
einer Säure
zur Konversion in die Verbindung, wobei D gleich -CH2-NR'R''' ist, oder deren
Salz.
-
Wenn
R" Wasserstoff in
der resultierenden Verbindung ist, wobei D gleich -CH2-NR'R" oder deren Salz ist, kann die Verbindung
auch umgesetzt werden mit einem Keton oder einem Aldehyd, repräsentiert
durch Formel: Rd1-CO-Rd2 (wobei
Rd1 und Rd2 unabhängig voneinander
ein Wasserstoffatom sind, eine optional substituierte C1-6-Alkylgruppe,
eine C3-6-Cycloalkylgruppe oder eine 5-
oder eine 6- gliedrige heterozyklische Gruppe, enthaltend zumindest
ein Heteroatom, ausgewählt
aus N, O und S oder d1, d2 und
das Kohlenstoffatom des Ketons bildet zusammen eine 5- oder 6- gliedrige
zyklische Gruppe aus, die zumindest ein Heteroatom enthalten kann,
ausgewählt
aus N, O und S) in einem Solvens, das nicht involviert ist in die
Reaktion und zwar in der Gegenwart eines reduzierenden Agens, wie
z. B. Natriumborhydrid, Lithiumaluminiumhydrid oder Diisobutylaluminiumhydrid
zur reduktiven Aminierung der Verbindung, um dabei die Verbindung
in die Verbindung zu konvertieren, worin D gleich -CH2-NR'-CHRd1Rd2 oder deren Salz ist.
-
1-4) Herstellung einer
Verbindung, wobei D gleich -CHO oder deren Salz ist
-
Die
Verbindung, wobei D' gleich
-CH2OH oder deren Salz ist, kann umgesetzt
werden in einem Lösungsmittel,
das nicht involviert ist in die Reaktion, zur Oxidation durch Mangandioxid;
Chromsäureoxidation durch
Chromoxid (VI) oder Dichromat; Oxidation durch Bleitetraacetat;
Oxidation durch Sauerstoff; Oxidation durch aktiviertes DMSO; Oxidation
durch eine Halogenverbindung, wie z. B. Hypohalogensäure oder
deren Salz, um damit die Verbindung in die Verbindung zu konvertieren,
wobei D gleich -CHO oder deren Salz ist.
-
1-5) Herstellung einer
Verbindung, wobei D gleich -CO2H oder deren
Salz ist
-
Die
Verbindung, wobei D' gleich
-CH2OH oder deren Salz ist, kann umgesetzt
werden in einem Lösungsmittel,
das nicht involviert ist in die Reaktion zur Oxidation durch Mangandioxid;
zur Chromsäureoxidation
durch Chromoxid (VI) oder Dichromat; zur Oxidation durch Bleitetraacetat;
zur Oxidation durch Sauerstoff; zur Oxidation durch aktiviertes
DMSO; zur Oxidation durch eine Halogenverbindung, wie z. B. hypohalogenige Säure oder
deren Salz, um dadurch die Verbindung in die Verbindung zu konvertieren,
worin D gleich -CO2H oder deren Salz ist.
-
Die
Verbindung, worin D gleich -CO2H oder deren
Salz ist, kann auch hergestellt werden durch Umsetzen der Verbindung,
worin D gleich -CHO oder ein entsprechendes Salz wie in 1-4) synthetisiert
ist, zur Oxidation durch Mangandioxid; chromsaure Oxidation durch
Chromoxid (VI) oder Dichromat; Oxidation durch Bleitetraacetat;
Oxidation durch Sauerstoff; Oxidation durch aktiviertes DMSO; Oxidation
durch eine Halogenverbindung, wie z. B. hypohalogenige Säure oder
deren Salz.
-
2) Substituent D konvertierbar
aus D, das -CHO ist
-
2-1) Herstellung der Verbindung,
worin D gleich -CH(OH)-Rd3 (worin Rd3 eine adäquate Gruppe, ausgewählt aus
dem R15, definiert für D ist) oder deren Salz
-
Die
Verbindung, worin D gleich – CHO
oder deren Salz ist, wie 1-4) synthetisiert, kann umgesetzt werden
mit einem nucleophilen Reagens, wie z. B. Methyllithium oder Phenyllithium
in einem Lösungsmittel,
das nicht involviert ist in die Reaktion zur Konvertierung in die
Verbindung, worin D gleich -CH(OH)Rd3 oder
deren Salz ist.
-
Die
resultierende Verbindung, worin D gleich -CH(OH)Rd3 oder
deren Salz ist, kann in die Verbindung konvertiert werden, worin
D gleich -CH(OR')Rd3 oder deren Salz ist, und zwar durch eine
Prozedur, ähnlich
zu derjenigen aus 1-1); in die Verbindung, worin D gleich -CH(O-CO-R')Rd3 oder
deren Salz ist, durch eine Prozedur ähnlich zu derjenigen aus 1-2);
und in die Verbindung, worin D gleich -CH(NR'R")Rd3 (worin NR'R" wie oben
definiert ist) oder deren Salz ist, und zwar durch eine Prozedur, ähnlich zu
derjenigen aus 1-3).
-
Die
Verbindung, worin D gleich -CH(OH)Rd3 oder
deren Salz ist, kann auch in die Verbindung konvertiert werden,
worin D gleich -CO-Rd4 ist (worin Rd4 eine Alkylgruppe ist, adäquat ausgewählt aus
beispielsweise R15) und zwar durch die Prozedur, ähnlich zu
derjenigen aus 1-4). Die resultierende Verbindung, worin D gleich -CO-Rd4 oder deren Salz ist, kann umgesetzt werden
mit Alkylidenphosphoran, repräsentiert
durch die Formel: Ph3P=CRd5Rd6 in einem Solvens, das nicht involviert
ist in der Reaktion zur Konversion in die Verbindung, worin D gleich
-CRd4=CRd5Rd6 oder deren Salz ist. Die Verbindung, worin
D gleich -CRd4=CRd5Rd6 oder deren Salz ist, kann hydrogeniert
werden unter Verwendung eines Katalysators, wie z. B. eines aktivierten
Kohlenstoff Palladiums, um die Verbindung in die Verbindung zu konvertieren,
worin D gleich -CHRd4-CHRd5Rd6 (wobei Rd5 und Rd6 beispielsweise eine C1-6-Alkylgruppe
darstellen) oder deren Salz ist.
-
2-2) Herstellung der Verbindung,
worin D gleich -CH=CRd5Rd6 oder
deren Salz ist
-
Die
Verbindung, worin D gleich – CHO
oder deren Salz ist, synthetisiert in 1-4), kann umgesetzt werden
mit einem Alkylidenphosphoran, repräsentiert durch die Formel:
Ph3P=CRd5Rd6 in einem Lösungsmittel, das nicht involviert
ist in die Reaktion zur Umwandlung in die Verbindung, worin D gleich
-CH=CRd5Rd6 oder deren
Salz ist.
-
Die
resultierende Verbindung, worin D gleich -CH=CRd5Rd6 oder deren Salz ist, kann hydriert werden unter
Verwendung eines Katalysators, wie z. B. aktivierten Palladiumkohlenstoff
in einem Lösungsmittel,
das nicht involviert ist in die Reaktion, und die Verbindung in
die Verbindung zu konvertieren, worin D gleich -CH2-CHRd5Rd6 oder deren
Salz ist.
-
2-3) Herstellung der Verbindung,
worin D gleich -CH-NR'R" oder deren Salz
ist
-
Die
Verbindung, worin D gleich – CHO
oder deren Salz ist, synthetisiert wie in 1- 4), kann umgesetzt werden
mit dem Amin, repräsentiert
durch die Formel: HNR'R", wie oben beschrieben,
und zwar in einem Lösungsmittel,
das nicht involviert ist nicht in die Reaktion in der Gegenwart
eines reduzierenden Agens, wie z. B. Natriumborhydrid, Lithiumaluminiumhydrid
oder Diisobutylaluminiumhydrid zur reduktiven Aminierung, um damit
die Verbindung in die Verbindung zu konvertieren, worin D gleich
-CH-NR'R" oder deren Salz
ist.
-
3) Substituent D konvertierbar
ausgehend von D, das -CO2H ist
-
3-1) Herstellung der Verbindung,
worin D gleich -CO2R' oder deren Salz ist
-
Die
Verbindung, worin D gleich -CO2H oder deren
Salz ist, synthetisiert in 1-5), kann umgesetzt werden mit R'-OH (worin R' optional substituiert
ist mit einer C1-6-Alkylgruppe) in einem Solvens, das nicht
involviert ist in die Reaktion in der Gegenwart oder in der Abwesenheit
eines kondensierenden Agens, wie z. B. Carbodiimidazol zur Konversion
in die Verbindung, worin D gleich -CO2R' oder deren Salz
ist. Die Verbindung, worin D gleich -CO2H
oder deren Salz ist, kann auch umgesetzt werden mit Thionylchlorid
oder dergleichen zur Konvertierung in eine Verbindung, worin D gleich
-COCl ist, und die Verbindung kann dann umgesetzt werden mit R'-OH zur Konversion
in die Verbindung, worin D gleich -CO2R' oder deren Salz
ist.
-
3-2) Herstellung der Verbindung,
worin D gleich -CO-NR'R" ist (worin NR'R" wie oben definiert ist) oder deren Salz
-
Die
Verbindung, worin D gleich -CO2H oder deren
Salz ist, wie in 1-5) synthetisiert, kann umgesetzt werden mit NHR'R" (wie oben definiert), und zwar in einem
Lösungsmittel,
das nicht involviert ist in die Reaktion, und zwar in der Gegenwart
oder in der Abwesenheit eines kondensierenden Agens, wie z. B. Carbodiimidazol
zur Konversion in die Verbindung, worin D gleich -CO-NR'R" oder deren Salz ist. Die resultierende
Verbindung, worin D gleich -CO-NR'R" oder
deren Salz ist, kann umgesetzt werden mit einem reduzierenden Agens,
wie z. B. Lithiumaluminiumhydrid oder Diisobutylaluminiumhydrid,
um die Verbindung in die Verbindung zu konvertieren, worin D gleich – CHO oder
deren Salz ist. Die resultierende Verbindung, worin D gleich -CO-NR'R" oder deren Salz ist, kann auch umgesetzt
werden mit einem reduzierenden Agens, z. B. Lithiumaluminiumhydrid
oder Diisobutylaluminiumhydrid, um die Verbindung in die Verbindung
zu konvertieren, worin D gleich -CH2-NR'R" oder deren Salz ist.
-
3-3) Herstellung der Verbindung,
worin D gleich -CO-R oder deren Salz ist
-
Die
Verbindung, worin D gleich -CO2H oder deren
Salz ist, synthetisiert wie in 1-5), kann umgesetzt werden mit einem
nucleophilen Reagens, z. B. Methyllithium oder Phenyllithium, in
einem Lösungsmittel,
das nicht involviert ist in die Reaktion, zur Konversion in die
Verbindung, worin D gleich -CO-R oder deren Salz ist. Die Reaktion
mit dem nucleophilen Reagens kann realisiert werden unter Verwendung
der Verbindung, worin D gleich -CO2R' oder deren Salz
ist, erhalten in 3-1) oder der Verbindung, worin D gleich -CO-NR'R" oder deren Salz ist, erhalten in 3-2).
-
Als
nächstes
werden typische Konversionsprozesse der Substituenten A- B und T-
Q beschrieben.
-
Es
sollte festgehalten werden, dass die meisten der Produktionsprozesse
in den Produktionsprozessen enthalten sind, wie oben beschrieben,
zur Konversion des Substituenten D.
-
Wenn
beispielweise der Substituent B oder T eine Carbonylgruppe ist,
kann der Substituent erhalten werden durch die Reaktion mit A-CO-W
oder Q-CO-W in Übereinstimmung
mit der Prozedur, beschrieben in 1-2) in einem Lösungsmittel, das nicht involviert
ist in die Reaktion in der Gegenwart oder in der Abwesenheit einer
Base oder in der Gegenwart oder in der Abwesenheit einer Säure. Alternativ
kann der Substituent erhalten werden durch Kondensation unter Verwendung
von A-CO2H oder Q-CO2H,
wie in 3-2) beschrieben.
-
Wenn
der Substituent B oder T gleich -S(O)z-
ist, kann der Substituent erhalten werden durch die Reaktion mit
A-S(O)z-W oder Q-S(O)z-W
in Übereinstimmung
mit der Prozedur, beschrieben in 1-2) in einem Lösungsmittel, das nicht involviert
ist in die Reaktion in der Gegenwart oder in der Abwesenheit einer
Base oder in der Gegenwart oder in der Abwesenheit einer Säure.
-
Wenn
der Substituent B oder T eine optional substituierte C1-2-Alkylengruppe
darstellt, kann der Substituent abgeleitet werden durch Konvertieren
der Hydroxylgruppe der korrespondierenden Alkoholform in eine Abgangsgruppe,
gefolgt von einer nucleophilen Substitution in Übereinstimmung mit der Prozedur,
beschrieben in 1-3); unter Verwen dung einer reduktiven Aminierung
der korrespondierenden Aldehydformen, dargestellt in 2-3); oder
durch Reduktion der Bindung, ausgebildet durch das Carbonyl, wie
oben beschrieben.
-
Wenn
der Substituent B eine Einfachbindung darstellt, kann der Substituent
erhalten werden unter Verwendung von A- W durch Kopplungsreaktion
unter Verwendung des Metalls wie in 1-3) beschrieben; oder durch
Umsetzen der Verbindung mit einer organischen Base, wie z. B. Triethylamin
oder Diisopropylethylamin oder einer anorganischen Base, wie z.
B. Kaliumcarbonat oder Natriumhydroxid in einem polaren Lösungsmittel,
wie z. B. DMF, 2- Ethoxyethanol, Ethanol oder Wasser bei einer Lösungsmittelrückfluss-Temperatur oder unter
Erhitzen in einer versiegelten Röhre.
-
Es
sollte festgehalten werden, dass, wenn die Verbindung synthetisiert
durch <Produktionsprozess
1>, <Produktionsprozess
2>, <Produktionsprozess
3> oder <Produktionsprozess
4> eine reaktive Gruppe
aufweist, wie z. B. eine Hydroxylgruppe, eine Aminogruppe, eine
Carboxylgruppe oder eine Thiolgruppe als ihren Substituenten, solch
eine Gruppe geschützt
werden mit einer Schutzgruppe kann, wie sie in jedem Reaktionsschritt
benötigt
wird, und die Schutzgruppe kann entfernt werden in einem geeigneten
Stadium. Der Prozess eines solchen Einbringens/einer Entfernung
der Schutzgruppe kann adäquat
bestimmt werden, abhängend von
der Gruppe, die geschützt
werden muss, und dem Typus der Schutzgruppe, beispielsweise durch
den Prozess beschrieben im Review- Abschnitt von "Protective Groups
in Organic Synthesis",
Zweite Ausgabe, 1991, John Wiley & Sons,
Inc.
-
Des
Weiteren können
ein geometrisches Isomer, ein Tautomer, ein optisches Isomer und
weitere Stereoisomere vorliegen für die Verbindung der vorliegenden
Erfindung, wenn X ein Methinkohlenstoff ist oder wenn der Substituent
D vorliegt. Diese Isomere und Mischungen davon sind im Umfang der
vorliegenden Erfindung eingeschlossen. Die Isolierung oder Aufreinigung
eines solchen Stereoisomers kann realisiert werden durch irgendeine
der Techniken, die gemeinhin im Stand der Technik verwendet werden,
beispielsweise durch Rekristallisierung und verschiedene chromatografische
Prozesse. Es ist auch möglich,
solche Isomere durch asymmetrische Synthese separat herzustellen.
-
<Pharmakophor der vorliegenden Erfindung
und dessen praktische Verwendung>
-
Der
Pharmakophor, der die vorliegende Erfindung illustriert, ist derjenige,
der im 17. Aspekt der vorliegenden Erfindung beschrieben wurde,
und genauer gesagt ist er derjenige, der im Detail in [17- a] bis
[17- e] beschrieben wurde. Die Verwendung eines solchen Pharmakophors
ermöglicht
das Design und/oder Screenen eines Inhibitors, der selektiv FXa
inhibiert und zwar durch reversives Binden an die aktive Stelle
des FXa, um die kompetitive inhibitorische Aktivität für das FXa
zu entwickeln. Insbesondere, wenn die Information des Pharmakophors
der vorliegenden Erfindung für
ein Computersystem bereitgestellt wird, wird eine schnelle Bewertung
einer großen
Anzahl von Verbindungen ermöglicht
werden, und solch eine Bewertung wird drastisch die Effizienz der
biologischen Tests, welche enormen Aufwand und enorme Zeit benötigen, verbessern.
Solche Bewertung wird auch ermöglichen,
die Anzahl der Verbindungen zu limitieren, die tatsächlich synthetisiert
werden und die Effizienz des Syntheseprozesses drastisch vergrößern.
-
Zwei
Faktoren sollten in der Konzeption und/oder im Screening der Verbindung
betrachtet werden, welche an die aktive Stelle des FXa bindet, um
das FXa zu inhibieren. Als erstes sollte die Verbindung in der Lage
sein, physikalisch/strukturell an die aktive Stelle von FXa zu binden.
Die nicht- kovalente Bindung zwischen einem Protein und einem Inhibitor
nimmt im Allgemeinen die Formen einer elektrostatischen Wechselwirkung,
einer Wasserstoffbrückenbindung,
einer Van-der-Waals-Wechselwirkung
oder einer hydrophoben Wechselwirkung ein. Zum Zweiten sollte die
Verbindung in der Lage sein, die Konformation einzunehmen, die ermöglicht,
dass die Verbindung an die aktive Stelle des FXa bindet. Ein effektives
Designen und/oder Screenen hinsichtlich des Inhibitors wird durch
das Auswählen
der Verbindung ermöglicht,
welche solche Bedingungen erfüllt,
wie auch den Pharmakophor, der die vorliegende Erfindung illustriert.
-
Die
Entdeckung der inhibitorischen Verbindung des FXa, welche die Faktoren,
wie oben beschrieben, erfüllt,
kann vervollständigt
werden durch Verwenden der Information bezüglich der dreidimensionalen
Struktur des FXa in Kombination mit verschiedenen Computerprogrammen
und Datenbanken. Eine Verbindung, welche inhibitorische Aktivität für FXa zeigt,
kann detektiert werden durch Auswählen der Verbindung, welche
dem Pharmakophor genügt,
der die vorliegende Erfindung illustriert wird, und zwar durch Verfahren
wie unten beschrieben; durch Beziehen oder Synthetisieren der Verbindung;
und durch Bewertung der Verbindung hinsichtlich ihrer inhibitorischen
Aktivität
für FXa
durch ein Standardverfahren.
-
Verfahren 1)
-
Verbindungen
von niedrigem Molekulargewicht werden an der aktiven Stelle des
FXa angebracht. Die dreidimensionale Struktur des FXa wird durch
PDB offenbart und die Struktur der aktiven Stelle ist verfügbar von
PDB. Das Andocken kann realisiert werden durch verschiedene Computerprogramme.
Die Verwendung der Computerdatenbank der dreidimensionalen Verbindungen
ermöglicht
ein Screenen unter mehreren Millionen bis mehreren Zehnmillionen
von Verbindungen, wie auch ein Screenen von nicht- existierenden
Verbindungen. Nach dem Auswählen
der Verbindungen, welche einen Zustand zeigen, der komplementär zur aktiven Stelle
des FXa ist, werden die Verbindungen, die einen Bindungszustand
zeigen, der dem Pharmakophor genügt,
der die vorliegende Erfindung illustriert, extrahiert. Der Bindungsmodus
kann bestätigt
werden unter Verwendung verschiedener molekularer graphischer Softwareprogramme.
-
Verfahren 2)
-
Verbindungen,
die sowohl eine hydrophobe Gruppe wie auch eine basische Gruppe
aufweisen, werden zuerst ausgewählt
aus der Datenbank und es ist auch möglich, vorläufig nicht- existierende Verbindungen in
der Datenbank einzuschließen.
Dreidimensionale Strukturen der ausgewählten Verbindungen von niedrigem
Molekulargewicht werden dann an der aktiven Stelle des FXa angedockt
und die Verbindungen, die einen Bindungszustand zeigen, welche dem
Pharmakophor genügen,
der die vorliegende Erfindung illustriert, werden extrahiert. Das
Andocken kann realisiert werden durch verschiedene Computerprogramme
und der Bindungszustand kann bestätigt werden unter Verwendung
verschiedener molekularer graphischer Softwareprogramme.
-
Verfahren 3)
-
Verbindungen
von niedrigem Molekulargewicht werden jeweils an die S1- bzw. die
S3-Tasche des FXa angedockt,
so dass der Pharmakophor zur Illustrierung der vorliegenden Erfindung
erfüllt
wird. Die verwendeten Verbindungen können diejenigen sein, die aus
der Computerdatenbank für
dreidimensionale Verbindungen stammen oder irgendwelche Verbindungen
oder deren Fragmente. Die Verbindung, die in die S1- Tasche platziert
wurde und die Verbindung, welche in die S3- Tasche platziert wurde,
wurden verknüpft
unter Verwendung eines adäquaten
Skeletts, welches nicht die relative räumliche Position verändert. Dieser
Prozess kann auch realisiert werden unter Verwendung verschiedener
Computerprogramme.
-
Verfahren 4)
-
Komplexe
Strukturen zwischen einer Chymotrypsin- ähnlichen Serinprotease und
ihrem Substrat oder dem Inhibitor werden hergestellt. Die dreidimensionale
Struktur der Protease und die dreidimensionale Struktur des FXa
werden übereinander überlagert
an der Struktur konservierten Fläche
der Chymotrypsin- ähnlichen
Serinproteasefamilie, um dadurch ein virtuelles Andock-Modell zu
konstruieren zwischen dem Substrat und dem Inhibitor und dem FXa.
Die Struktur des Substrates und des Inhibitors wird dann verändert, um
dem Pharmakophor, der die vorliegende Erfindung illustriert, zu
genügen.
Dieser Prozess kann auch realisiert werden unter Verwendung verschiedener
Computerprogramme.
-
Das
Designen und/oder Screenen der Verbindungen, wie oben beschrieben,
kann realisiert werden unter Verwendung der so genannten das molekulare
Design assistierenden integrierten Computersysteme, wie z. B. Insight
II, Cerius2, Sybyl und ihren Modulen. Insight II und Cerius2 sind
verfügbar
von Molecular Simulations Inc., San Diego, CA, USA, und Sybyl ist
verfügbar
von Tripos Inc., St. Louis, MO, USA. Zusätzlich zu diesen Programmen
sind auch Computerprogramme mit spezialisierten Funktionen einsetzbar
in den Prozessen zum Detektieren der Verbindungen von niedrigem
Molekulargewicht, welche mit der Struktur der aktiven Stelle zusammenpassen;
des Detektierens der adäquaten
Verbindungen, welche dem Pharmakophor genügen; oder des Andockens der
Verbindungen von niedrigem Molekulargewicht an die Struktur der
aktiven Stelle. Beispiele solcher Programme schließen diejenigen
ein, wie sie unten beschrieben werden.
- DOCK [I.D. Kuntz et
al., "A Geometric
Approach to Macromolecule- Ligand Interactions", J. Mol. Biol., 161: 269–288 (1982)].
DOCK ist kommerziell verfügbar
von University of California, San Francisco, CA, USA.
- Catalyst [Green, J. et al., "Chemical
Function Queries for 3D Database Search", J. Chem. Inf. Comput. Sci. 34, 1297–1308 (1994)].
Catalyst ist kommerziell verfügbar
von Molecular Simulations Inc., San Diego, CA, USA.
- Ludi [Bohm, H. J. "LUDI:
rule-based automatic design of new substituents for enzyme inhibitor
or leads", J. Comput.
Aided Mol. Des., 6: 593–606
(1992)]. Ludi ist kommerziell verfügbar von Molecular Simulations
Inc. San Diego, CA, USA.
- C2- LigandFit. C2- LigandFit ist kommerziell verfügbar von
Molecular Simulations Inc., San Diego, CA, USA.
- FlexX [Rarey, M. et al., "A
fast flexible docking method using an incremental construction algorithm", J. Mol. Biol.,
261: 470–489
(1996)]. FlexX ist kommerziell verfügbar von Tripos Inc., St. Louis,
MO, USA.
-
Die
Verbindung, welche inhibitorische Aktivität für FXa aufweist, kann auch konzipiert
werden oder gesucht werden durch einen Prozess, verschieden von
dem Computerdesigning/Screeningprozess, der in der vorliegenden
Erfindung beschrieben wird, oder in den Computersystemen.
-
Wie
in den 10. bis 18. Aspekten der vorliegenden Erfindung gezeigt wird,
kann als typische Anwendung des Pharmakophors, der die vorliegende
Erfindung illustriert, ein Inhibitor, der kompetitiv an die aktive Stelle
des FXa oder dessen Fragment bindet, identifiziert werden durch
Bereitstellen
dreidimensionaler struktureller Information der aktiven Stelle von
FXa (verfügbar
durch das Verfahren wie unten beschrieben) für ein Computersystem;
Identifizieren
einer Verbindung, von der man annimmt, dass sie an FXa in der Art
und Weise bindet, dass sie dem Pharmakophor, der die vorliegende
Erfindung illustriert, genügt,
d. h., dass sie die Bedingungen erfüllt, dass:
- (a)
die Verbindung mit der S1- Tasche assoziiert [die Definition der
S1- Tasche ist die gleiche wie diejenige, definiert in den zehnten
oder siebzehnten Aspekten] durch ihre hydrophobe Gruppe und die
Verbindung mit Tyr228 interagiert,
- (b) die Verbindung mit der S3- Tasche [die Definition der S3-
Tasche ist die gleiche wie diejenige, definiert in den zehnten oder
siebzehnten Aspekten] der aktiven Stelle assoziiert durch ihre basische
Gruppe, und
- (c) die Verbindung keine kovalente Bindung mit Ser195 ausbildet;
und
Aussetzen der Verbindung gegen einen biologischen Assay,
der in der Lage ist, die inhibitorische Aktivität für FXa zu messen und dadurch
zu bestimmen, ob die Verbindung die inhibitorische Aktivität für FXa aufweist,
und zwar in dem Assay und dadurch den gewünschten FXa- Inhibitor zu identifizieren.
-
Um
genauer zu sein, kann der Inhibitor identifiziert werden durch Bereitstellung
eines Computersystems mit der dreidimensionellen strukturellen Information
des FXa- Moleküls,
das die aktive Stelle definiert durch die Koordinaten von Tabelle
A, wie unten beschrieben, enthält;
Darstellen der dreidimensionalen Struktur der aktiven Stelle in
dem Computersystem; Überlagern
der dreidimensionellen Struktur einer Testverbindung über die
dreidimensionale Struktur der aktiven Stelle, so dass die dreidimensionale
Struktur der Testverbindung so angeordnet ist, dass sie alle der
folgenden Bedingungen erfüllt,
nämlich,
dass:
- (a) die hydrophobe Gruppe angeordnet
ist in der S1- Tasche, so dass die hydrophobe Gruppe mit Tyr228 interagieren
kann;
- (b) die basische Gruppe in der S3- Tasche angeordnet ist; und
- (c) keine kovalente Bindung mit Ser195 ausgebildet wird;
-
Bewerten,
ob die dreidimensionale Struktur der Testverbindung räumlich an
die aktive Stelle passt; Präparieren
der Testverbindung, die räumlich
an die aktive Stelle passt; und Unterziehen der Testverbindung unter
einen biologischen Assay, der in der Lage ist, die inhibitorische
Aktivität
für FXa
zu messen, um dadurch zu bestimmen, dass die Testverbindung inhibitorische
Aktivität
in dem Assay für
FXa zeigt, und den gewünschten
FXa- Inhibitor zu identifizieren.
-
Alternativ
kann das Wirkstoffdesign realisiert werden durch Durchführung einer
Bewertung auf einem Computer unter Verwendung der dreidimensionalen
strukturellen Information des FXa oder dessen Fragment für eine Verbindung,
welche die folgenden Assoziations- Bedingungen erfüllt:
- (a) die Verbindung, assoziiert mit der S1-Tasche
durch ihre hydrophobe Gruppe und die Verbindung wechselwirkt mit
dem Tyr228;
- (b) die Verbindung, assoziiert mit der S3- Tasche durch ihre
basische Gruppe; und
- (c) die Verbindung bildet keine kovalente Bindung mit Ser195
aus.
-
Des
Weiteren wird eine spezifischere Identifizierung oder ein spezifischeres
molekulares Design des Inhibitors von FXa ermöglicht durch die Zugabe der
Bedingung für
den Pharmakophoren, der die vorliegende Erfindung illustriert, dass
die Wechselwirkung mit Tyr228 mediatüsiert wird durch das Halogenatom,
die Methylgruppe oder die Ethylgruppe (vorzugsweise ein Chloratom
oder ein Bromatom), die einen Teil der hydrophoben Gruppe konstituieren.
-
Alternativ
kann die Identifikation oder das molekulare Design des Inhibitors
von FXa realisiert werden durch Zugabe der Bedingung, dass bei der
Interaktion mit Tyr228 der Schwerpunkt der hydrophoben Gruppe und
der Schwerpunkt der Tyr228- Seitenkette innerhalb eines Bereiches
von 6,9 bis 7,9 Å liegen.
-
Alternativ
kann die Identifikation oder das molekulare Design der inhibitorischen
Verbindung für
FXa realisiert werden durch Zugabe der Bedingung, dass der Pharmakophor
auch zumindest eine der folgenden Bedingungen 1) bis 3) erfüllt:
- 1) Wenn die Verbindung an FXa bindet, tritt
die hydrophobe Gruppe weder zum Teil, noch vollständig in elektrostatische
Wechselwirkung mit der Asp189 der S1-Tasche.
- 2) Wenn die Verbindung an das FXa bindet, erfüllt die
Position des Schwerpunktes der hydrophoben Gruppe in der S1- Tasche
zumindest zwei der folgenden Bedingungen, nach denen eine solche
Position wie folgt ist:
- i) in einem Abstand von 3,6 bis 4,6 Å vom Cys191-Rückgrat Cα-Atom;
- ii) in einem Abstand von 6,2 bis 7,2 Å vom Ser195-Rückgrat Cα-Atom;
- iii) in einem Abstand von 5,5 bis 6,5 Å vom Ser214-Rückgrat Cα-Atom;
- iv) in einem Abstand von 3,6 bis 4,6 Å vom Trp215-Rückgrat Cα-Atom;
- v) in einem Abstand von 6,7 bis 7,7 Å vom Glu217-Rückgrat Cα-Atom;
und
- vi) in einem Abstand von 5,8 bis 6,8 Å vom Cys220-Rückgrat Cα-Atom;
und
- 3) Wenn die Verbindung an das FXa bindet, erfüllt die
Position des Schwerpunktes der Partialstruktur enthaltend die basische
Gruppe von La in der S3- Tasche zumindest zwei der folgenden Bedingungen,
nach denen eine solche Position wie folgt ist:
- i) in einem Abstand von 4,1 bis 5,5 Å vom Tyr99-Seitenkettenschwerpunkt;
- ii) in einem Abstand von 3,1 bis 4,5 Å vom Phe174-Seitenkettenschwerpunkt;
- iii) in einem Abstand von 4,1 bis 5,5 Å vom Trp215-Seitenkettenschwerpunkt;
- iv) in einem Abstand von 4,1 bis 6,3 Å vom Lys96-Rückgrat Carbonylsauerstoffatom;
und
- v) in einem Abstand von 3,5 bis 5,1 Å vom Glu97-Rückgrat Carbonylsauerstoffatom.
-
Alternativ
kann die Identifikation oder das molekulare Design des Inhibitors
für FXa
realisiert werden durch Zugabe der Bedingung, dass alle der drei
Bedingungen 1) bis 3) erfüllt
sind.
-
Des
Weiteren kann das molekulare Design des Inhibitors für FXa realisiert
werden durch Zugabe der Mittel zum Unterdrücken der Modifikation der Konformation
der querverbrückenden
Gruppe, beschrieben in dem Aspekt [18- e].
-
Die
so identifizierte oder konzipierte Verbindung kann erhalten werden
auf kommerziellem Wege oder durch Synthese der Verbindung, und die
Verbindung kann einem Bioassay unterzogen werden, beispielsweise demjenigen,
beschrieben in den Beispielen der vorliegenden Erfindung, um ihre
spezifischen pharmakologischen Aktivitäten zu bestimmen, beispielsweise
den in vito IC50.
-
Im
Hinblick auf die Verbindung der vorliegenden Erfindung ist die Verbindung
eine, die eine inhibitorische Aktivität für FXa von bis zu 1 μM im Hinblick
auf den IC50 aufweist und vorzugsweise diejenige,
die zum Zeitpunkt des Einreichens der vorliegenden Erfindung unbekannt
war.
-
Die
vorliegende Erfindung ist auch gerichtet auf eine pharmazeutische
Zusammensetzung, charakterisiert dadurch, dass sie als effektive
Komponente zumindest eine Verbindung enthält, welche identifiziert oder konzipiert
wurde durch die Identifizierung oder das Drugdesigningverfahren,
wie oben beschrieben, welche eine inhibitorische Aktivität für FXa im
Hinblick auf IC50, bestimmt durch einen
Bioassay, von bis zu 1 μM
aufweist und welche (1) unbekannt zum Zeitpunkt des Einreichens
der vorliegenden Erfindung oder (2) bekannt war, jedoch deren biologische
Aktivität
zum Zeitpunkt der Einreichung der vorliegenden Erfindung unbekannt war.
Die Bedeutung einer solchen pharmazeutischen Zusammensetzung wird
verstanden werden durch Verweis auf den zweiten As pekt der Erfindung
oder die detaillierte Beschreibung für die Zusammensetzung, enthaltend
die Verbindung der vorliegenden Erfindung, wie unten beschrieben.
-
Die
vorliegende Erfindung ist auch gerichtet auf einen Inhibitor von
FXa, charakterisiert dadurch, dass er als eine effektive Komponente
zumindest eine Verbindung enthält,
welche eine inhibitorische Aktivität für FXa aufweist im Hinblick
auf einen IC50, bestimmt durch einen Bioassay
von bis zu 1 μM
und welcher (1) unbekannt zum Zeitpunkt des Einreichens der vorliegenden
Erfindung war, oder (2) bekannt war, jedoch dessen biologische Aktivität unbekannt
zum Zeitpunkt des Einreichens der vorliegenden Erfindung war. Die
Bedeutung eines solchen FXa- Inhibitors wird verstanden werden durch
Verweis auf den dritten Aspekt der vorliegenden Erfindung oder die
detaillierte Beschreibung für
die Zusammensetzung, enthaltend die Verbindung der vorliegenden
Erfindung, wie unten beschrieben.
-
Es
sollte festgehalten werden, dass unter den so identifizierten und
konzipierten Verbindungen der vorliegenden Erfindung die bevorzugte
diejenige ist, die eine inhibitorische Aktivität für FXa aufweist im Hinblick
auf einen IC50 von bis zu 0,5 μM, mehr bevorzugt
von bis zu 0,1 μM
und am meisten bevorzugt von bis zu 0,01 μM.
-
Es
sollte festgehalten werden, dass die Identifikation oder das Design
einer solchen Verbindung realisiert werden kann durch die Annahme,
dass die Verbindung eine partielle Struktur aufweist, die ein Spiroskelett
umfasst, welche die Struktur darstellt, in welcher eine oder beide
von La und Lb aus der allgemeinen Formel (I') entfernt wurden und durch anschließendes Definieren
des Restes Lb, des Restes La oder der Reste Lb und La.
-
In
einer solchen Prozedur kann Lb definiert werden, beispielsweise
nach Annahme der Gruppe, repräsentiert
durch A- B- der Formel (I) als eine spezielle La und beispielsweise
nach Einstellen der Bedingung von Aspekt 10- d, 4), nämlich unter
der Bedingung, dass "La
eine optional substituierte, 5- bis 6- gliedrige, aromatische monozyklische
heterozyklische Gruppe aufweist" für das La
und insbesondere nach der Annahme, dass La eine 4- Pyridylgruppe
umfasst. Alternativ kann Lb definiert werden durch die Annahme der
Gruppe, repräsentiert
durch - T- Q von Formel (I) als ein spezielles Lb und vorzugsweise
durch die Annahme, dass Lb eine Gruppe umfasst, worin Q diejenige
ist, die in Aspekt
-
[1-
1- d] beschrieben wird, und T diejenige ist, die im Aspekt [1- 8-
b] beschrieben wird und am meisten bevorzugt die p-Halogenostylylsulfonylgruppe,
6-Halogenonaphthalin-2-ylsulfonylgruppe
oder 7-Halogeno-2H-benzopyran-3-ylsulfonylgruppe, wie aus der vorangegangenen
Beschreibung verständlich
sein wird.
-
Als
nächstes
wird das therapeutische/prophylaktische Agens und die pharmazeutische
Zusammensetzung der vorliegenden Erfindung beschrieben. Die pharmazeutische
Zusammensetzung der vorliegenden Erfindung sollte zumindest eine
Verbindung enthalten, die repräsentiert
wird durch Formel (I) oder Formel (I'), Formel (V), Formel (VI), Formel (Ik),
Formel (I- a'),
Formel (I') oder
Formel (I") (deren
Definition so sein kann, wie oben definiert) als ihre effektive
Komponente, und die Zusammensetzung kann auch einen pharmakologisch
akzeptablen Träger
(Carrier) enthalten. Die bevorzugten Verbindungen für die Verbindung,
repräsentiert durch
Formel (I) sind die gleichen wie diejenigen, die oben beschrieben
werden.
-
Die inhibitorische
Wirkung für
FXa der Verbindung der vorliegenden Erfindung
-
Die
Verbindung der vorliegenden Erfindung besitzt eine potente inhibitorische
Aktivität
für FXa.
Mit anderen Worten stellen die Zusammensetzungen der vorliegenden
Erfindung einen potenter Inhibitor für FXa und noch spezieller einen
spezifischen Inhibitor für
Fxa dar, der andere Enzyme nicht inhibiert.
-
Die
Zusammensetzungen der vorliegenden Erfindung stellen auch einen
oral verabreichbaren Inhibitor für
FXa dar und mehr spezifisch einen oral verabreichbaren spezifischen
Inhibitor der FXa. Die Verbindungen der vorliegenden Erfindung inhibieren
spezifisch die Aktivität
von FXa unter der Vielzahl von Serinproteasen. Um noch spezifischer
zu sein, sie inhibieren in keinster Weise Trypsin oder Chymotrypsin,
noch inhibieren sie Thrombin, welche eine andere Serinprotease in
der Blutgerinnungskaskade ist. Folglich lösen die Verbindungen der vorliegenden
Erfindung die oben genannten Probleme, assoziiert mit der Verwendung
der konventionellen Inhibitoren von Thrombin, beispielsweise der
Tendenz, das Bluten zu verursachen. Ein weiterer Vorteil besteht
darin, dass die Verbindungen der vorliegenden Erfindung leicht durch
den Verdauungstrakt absorbierbar sind nach der oralen Verabreichung
ohne Reduktion in ihrer Aktivität
durch die Absorption und sie zeigen auch vorteilhafte Absorptions-
Distributions- Metabolismus- und Exklusions- Eigenschaften. Ihr
Wert als oral verabreichbares Agens ist sehr hoch.
-
Die
Zusammensetzungen enthaltend die Verbindungen der vorliegenden Erfindung,
können
als Präventiva
und/oder Therapeutika von Erkrankungen eingesetzt werden, in welchen
ein Inhibitor der FXa bedeutsam ist.
-
Die
Zusammensetzungen enthaltend die Verbindungen der vorliegenden Erfindung,
können
auch als Antikoagulantien verwendet werden und als Präventiva
und/oder Therapeutika von Erkrankungen, bei denen ein Antikoagulanz
bedeutsam ist.
-
Um
genauer zu sein, sind solche Agenzien effektiv in der Prävention
und/oder Behandlung von Erkrankungen, erzeugt durch Thrombose oder
Embolie. Um spezifische Beispiele solcher Erkrankungen zu erwähnen, enthalten
die Beispiele Folgende: Krankheitsbilder ischämischer zerebrovaskulärer Erkrankungen,
wie zerebrale Thrombose, Schlaganfall, zerebrale Embolie, transiente
zerebrale ischämische
Attacke (TIA) und zerebraler vaskulärer Spasmus nach subarachnoidaler
Hämorrhagie,
Alzheimer-Krankheit,
zerebrovaskuläre Demens,
asymptomatische zerebrovaskuläre
Erkrankung, Erkrankung, assoziiert mit ischämischer Herzerkrankung, wie
z. B. akuter und chronischer Myokardinfarkt, Folgeerscheinung nach
Myokardinfarkt, unstabile Angina pectoris, Angina pectoris und koronare
Thrombolyse; Thrombogenese nach artifizieller Blutgefäß- oder artifizieller
Klappen-Ersetzung, Reocclusion and Restenose nach koronarer arterieller
Bypass Verpflanzung, Reocclusion and Restenose nach PTCA oder PTCA
oder Stentplatzierung, pulmonaler Infarkt, Lungenthrombose/Lungenembolie,
Erkrankungen, assoziiert mit pulmonal- vaskulären Erkrankungen (beispielsweise
Medikamenteninduzierte Pneumonie), akute respiratorische Insuffizienz
(adult respiratory distress syndrom, ARDS), akute Nephritis, akute
progressive Nephritis, chronische Nephritis (beispielsweise diabetische
Nephropathie, chronische Glomerulonephritis und IgA-Nephropathie), akute
arterielle Verschlusserkrankung, Thromboangitis obliterans (Buerger-
Krankheit), Arteriosklerose obliterans, periphere arterielle Verschlusserkrankung,
periphere venöse
Verschlusserkrankung, tiefe Venenthrombose, Thrombophlebitis, akute
Verbrauchskoagulopathie (disseminated intravaskulären Koagulation,
DIC), Organversagen induziert durch vorangeschrittenen Schock oder
DIC, thrombotische Mikroangiopathie (TMA), SIRS (systemic inflammatory
response syndrome), diopathi sche thrombozytopenische Purpura, hämolytisch-
urämisches
Syndrom (HUS), Erkrankungen, assoziiert mit verschiedenen vaskulären Erkrankungen,
wie z. B. Thrombogenese in extracorporler Zirkulation, Thrombozytopenie
bei größeren Operationen,
Arteriosklerose, Krebsmetastasen, Abstoßung bei Transplantation, and
Organschutz oder funktionelle Verbesserung bei Transplantation.
Auch eingeschlossen sind die Prophylaxe der vaskulären endothelialen
Zellschäden
assoziiert mit Diabetes, Hyperkoagulation, assoziiert mit Transplantation
oder aktivierter Protein C (APC) – Resistenz, Bluthyperkoagulation
assoziiert mit vaskulärer
Erkrankung, Verletzung nach Operation, Fettsucht, Schwangerschaft,
Verwendung oraler Kontrazeptiva, andauernde Depression, Heparin
induzierte Thrombozytopenie, Kollagenerkrankungen (beispielsweise
Antiphospholipid-Syndrom,
Polyarthritis und systemischer Lupus erythematosus), Bechet- Krankheit,
ischämische
Reperfusionsschäden,
Krebs oder Ähnliches
und Toxämie
in der Schwangerschaft.
-
Die
Wirkstoffe der vorliegenden Erfindung sind insbesondere adaptiert
für die
Verwendung in der Prävention
von Embolie, assoziiert mit arterieller Fibrillation/ arterieller
Klappen- oder Herzklappenerkrankung und vorzugsweise zur Prävention
des Einschaltens der zerebralen Embolie, zur Prävention der transienten zerebralen
ischämischen
Attacke und speziell zur Prävention
der Wiederkehr der transienten zerebralen ischämischen Attacke, und der Prävention/der
Behandlung der tiefen Venenthrombose oder der DIC.
-
Wenn
die Agenzien der vorliegenden Erfindung als Wirkstoff für diese
Erkrankung verwendet werden, ist die präventive Verabreichung empfohlen
und eine solche Verwendung ist insbesondere wichtig, da die Agenzien
der vorliegenden Erfindung weder ein direktes thrombolytisches Agens
noch ein direktes Anti- Blutplättchen-
Agens darstellen. Mit anderen Worten werden die Agenzien der vorliegenden
Erfindung adaptiert für
die präventive
Verwendung in Patienten, die unter Thrombophilie leiden oder Patienten,
die den Risikofaktor für
Thrombus/Embolie aufweisen, zum Zwecke der Prävention der Thrombose/Embolie.
Im Falle von Patienten mit arterieller Fibrillation/ arterieller
Klappen- oder Herzklappenerkrankung, wird die Thrombose leicht erzeugt
an der Stelle der Läsion
oder der Transplantation, und solche Thrombose triggert oft zerebrale
Infarkte, die oft eine fatale Attacke darstellen. Die Agenzien der
vorliegenden Erfindung haben ein großes Potenzial, einen potenten
Wirkstoff darzustellen zur Prävention
des Einschal tens der Thrombose/Embolie und insbesondere für zerebrale
Embolie, induziert in solchen Patienten.
-
Solche
eine Therapie wird über
eine lange Zeit fortgeführt.
Die Agenzien der vorliegenden Erfindung können per oraler Verabreichung
verabreicht werden mit wenigen Nebeneffekten, wie z. B. Bluten,
und daher können
die Agenzien der vorliegenden Erfindung verlässlich über einen langen Zeitraum verwendet
werden, ohne dass eine häufige Überwachung
notwendig ist.
-
Mit
anderen Worten sind die Agenzien der vorliegenden Erfindung Präventiva
und/oder Therapeutika für
Embolie, assoziiert mit arterieller Fibrillation/ artifizieller
Klappen- oder Herzklappenerkrankung. Des Weiteren sind die Agenzien
der vorliegenden Erfindung vorzugsweise Präventiva für das Einschalten der cerebralen
Embolie, assoziiert mit einer solchen Erkrankung. Die Agenzien der
vorliegenden Erfindung sind auch Präventiva und/oder Therapeutika
und insbesondere sind sie Präventiva
für die
Einschaltung einer transienten zerebralen ischämischen Attacke; und sind Präventiva
und/oder Therapeutika für
tiefe Venenthrombose oder DIC.
-
Darüber hinaus
werden einige Verbindungen der vorliegenden Erfindung leicht metabolisiert
im Zuge der Absorption und der Sekretion der pharmazeutischen Substanz
durch den Substituenten in D und einige der so erzeugten Metaboliten
sind innerhalb des Umfanges der Verbindungen der vorliegenden Erfindung
wie sie durch Formel (I) repräsentiert
wird und zeigen eine potente inhibitorische Aktivität für FXa. Dies
ist ein Ergebnis, welches sehr interessant unter pharmakologischen/pharmakokinetischen
Gesichtspunkten ist.
-
Die
Zusammensetzungen enthaltend die Verbindungen der vorliegenden Erfindung
als ein aktives Ingredienz, sind auch effektiv als veterinäre Wirksubstanzen
und haben einen hohen Wert in dieser Anwendung. Die Zusammensetzungen
sind auch bedeutsam als Reagenzien, adaptiert für die Verwendung zum Messen verschiedener
koagulativer Funktionen des Blutes und als Labor- Reagenzien.
-
Solche
Verbindungen, wenn sie inhibitorische Wirkung des FXa der Verbindungen
der vorliegenden Erfindung einnehmen, sind auch bedeutsam als Präventiva/Therapeutika für Infektionen
durch Influenzaviren, basierend auf der inhibitorischen Aktivität für die Propagierung
des Influenzavirus, und auch als Präventiva/Therapeutika für peridontale
Erkrankungen.
-
Als
nächstes
wird die vorliegende Erfindung des Weiteren beschrieben unter Verweis
auf experimentelle Beispiele und Beispiele, die in keinster Weise
den Umfang der vorliegenden Erfindung limitieren.
-
Exzellente
inhibitorische Aktivität
für FXa
der Verbindungen in der vorliegenden Erfindung wird bestätigt durch
die Tests, wie unten beschrieben.
-
1) Messung der Enzym-
inhibitorischen Wirkweise
-
a) Messung der inhibitorischen
Wirkweise auf menschliches FXa
-
Die
in vitro inhibitorische Aktivität
für FXa
wird gemessen in Übereinstimmung
mit dem Verfahren von Kettner et al. (Journal of Biological Chemistry,
Bd. 265, Seiten 18289 bis 18297, 1990). Um genauer zu sein, wird
menschliches FXa (hergestellt von Enzyme Research Laboratories,
Inc., 0,019 U/ml) mit einer Testverbindung, vermischt, verdünnt mit
Dimethylsulfoxid (DMSO) in verschiedenen Konzentrationen und einem
synthetischen Substrat S- 2222 (Chromogenix AB, 0,4 mM). Die Mischungen
werden inkubiert bei 37°C
in tris- salzsaurem Puffer (pH 7,5), während die Absorption bei 405
nm kontinuierlich gemessen wird. Um die inhibitorische Wirkung der
Testverbindung auf das FXa zu kalkulieren, wird die anfängliche
Reaktionsgeschwindigkeit verglichen mit dem Wert für eine Kontrollprobe,
enthaltend keine Testverbindung. Es sollte festgehalten werden,
dass die inhibitorische Aktivität
der Testverbindung auf das FXa im Allgemeinen in Form des IC50 angegeben wird.
-
Wenn
die Verbindungen der vorliegenden Erfindung ausgewertet werden hinsichtlich
ihrer inhibitorischen Aktivität
für FXa
und zwar durch das Verfahren, wie oben beschrieben, liegt die Stärke im Bereich
von 0,1 nM bis 1 μM
im Hinblick auf den IC50. Die Tabelle 1
zeigt typische Messergebnisse.
-
-
2) Messung der antikoagulierenden
Aktivität
(in vitro)
-
Messung der intrinsischen
Koagulationszeit
-
Die
aktivierte partielle Thromboplastinzeit (activated partial thromboplastin
time, APTT) wird in der Gegenwart der Testverbindung verdünnt in verschiedenen
Konzentrationen gemessen. Eine Testverbindung, verdünnt mit
DMSO mit verschiedenen Konzentrationen wird mit menschlichem Plasma
vermischt und mit APTT- Reagens. Die Mischung wird bei 37°C für 2 Minuten
inkubiert; Calciumchlorid (25 mM) wir zur Mischung hinzugegeben;
und die Koagulationszeit wird im Anschluss gemessen. Es sollte festgehalten
werden, dass die antikoagulierende Aktivität der Testverbindung beschrieben
wird im Hinblick auf die Konzentration, die benötigt wird, um die Koagulationszeit
für den
Fall zu verdoppeln, wo keine Testverbindung zugegeben wird. In diesem Test
hat sich herausgestellt, dass die Verbindungen der vorliegenden
Erfindung effektiv im Ausdehnen der APTT sind. Die Effekte der Verbindungen
der vorliegenden Erfindung sind in Tabelle 2 gezeigt.
-
-
3) Eigenschaften der koagulierenden
Aktivität
(ex vivo)
-
a) Ex vivo- Messung der
Koagulationszeit in Ratten (i.v.)
-
Männliche
Wistarratten (200 g – 300
g; Japan SLC Inc.), die man für
12 Stunden hatte hungern lassen, wurden durch eine Oberschenkelvene
mit einer Einzeldosis eines Wirkstoffs (3 – 30 mg/kg), aufgelöst in einer physiologischen
Salzlösung
(oder 10 % DMSO-Lösung) versorgt,
und das Blut wird in einem bestimmten Zeitintervall (3.8 % Natriumcitrat,
1/10 Volumen) eingesammelt und das Plasma wird dann durch Zentrifugation bei
3000 Upm für
10 Minuten abgetrennt. Die Prothrombinzeit (PT) wird durch die Prozedur,
wie unten beschrieben, gemessen unter Verwendung des abgetrennten
Plasmas. 50 μl
des Plasmas werden bei 37°C
für 3 Minuten
inkubiert und 100 μl
an Thromboplastinlösung
werden hinzugegeben, um die Koagulation zu starten. Die Koagulationszeit
wird gemessen. In dem tatsächlichen
Test haben sich die intravenös
verabreichten Verbindungen der vorliegenden Erfindung als effektiv
herausgestellt bei der Ausdehnung der PT, was ein Hinweis auf Enzyminhibierung
ist.
-
b) Ex vivo- Messung der
Koagulationszeit in Ratten (p.o.)
-
Die
Testverbindung wird kompulsorisch verabreicht durch orale Verabreichung
unter Verwendung eines oralen Introducers anstelle der Verabreichung über die
Oberschenkelvene in einer einzelnen Dosis in Test a) und ein bestimmtes
Volumen des Bluts wird in bestimmten Zeitintervallen gesammelt bei
3,8 % Natriumcitrat, 1/10 Volumen. Das Blut wird ausgewertet durch
die Prozedur wie in a) beschrieben hinsichtlich der extrinsischen
Koagulationszeit und der intrinsischen Koagulationszeit.
-
In
diesem Test b) hat sich herausgestellt, dass die Verbindungen der
vorliegenden Erfindung effektiv in der Verlängerung der Koagulationszeit
nach der oralen Verabreichung von 10 – 100 mg waren.
-
Es
sollte festgehalten werden, dass keine Abnormalität im Aspekt
der Sicherheit in dem ex vivo- Test der Ratten beobachtet wird.
-
Die
pharmazeutischen Zusammensetzungen der vorliegenden Erfindung können zumindest
eine Verbindung enthalten, die durch Formel (I) repräsentiert
wird (wie bereits oben definiert) oder deren Salze und zwar als
ein aktives Ingredienz. Sie können
auch irgendwelche pharmazeutisch akzeptablen Träger enthalten. Die bevorzugten
Beispiele der Verbindungen der allgemeinen Formel (I) wurden bereits
erwähnt.
-
Wie
oben beschrieben, zeigen die Verbindungen der vorliegenden Erfindung
potente inhibitorische Wirkung auf die FXa- Aktivität, ohne
irgendwelche inhibitorische Aktivität für Trypsin, Chymotrypsin oder Thrombin
zu zeigen, und die Spezifität
der Verbindungen ist groß.
Des Weiteren zeigen die Verbindungen der vorliegenden Erfindung
antithrombotische Wirkung, wenn sie oral in einer Dosis von 0,1
bis 10 mg/kg verabreicht werden oder intravenös in einer Dosis von 0,01 bis
1 mg/kg in Ratten verabreicht werden.
-
Auf
der anderen Seite zeigen die Verbindungen der vorliegenden Erfindung
keine Verlängerung
der Blutungszeit, wenn sie in einer Dosis von 10 mg/kg oral verabreicht
werden oder intravenös
verabreicht werden in einer Dosis von 1 mg/kg in Ratten. Dementsprechend
zeigen die Verbindungen der vorliegenden Erfindung die Antikoagulations-Wirkung ohne Risiko
einer Tendenz zum Bluten zu zeigen, und die ist der signifikante Unterschied
zu Heparin und Warfarin, die bekannte Antikoagulanzien darstellen.
Darüber
hinaus zeigen die Verbindungen der vorliegenden Erfindung exzellente
orale Absorption, adäquate
langanhaltende Wirkweise, wie auch hohe Sicherheit.
-
Die
Verbindungen der Erfindung können
verabreicht werden für
die Erkrankungen, wie oben beschrieben, die präventiv behandelt oder behandelt
werden durch die vorliegende Erfindung, entweder allein oder in der
kombinativen Anwendung mit anderen pharmakologisch aktiven Komponenten.
Beispiele solcher pharmakologisch aktiver Komponenten schließen bekannte
Fibrinolytika ein (beispielsweise Gewebsplasminogenaktivatoren (Tissue
plasminogen activators, tPA) und ihre Derivate (enthaltend modifizierte
Agenzien oder die so genannte "zweite
Generation" an Agenzien),
Urokinase und Streptokinase); bekannte Antikoagulantien (beispielsweise
Warfarin, Heparin und Thrombomodulin); bekannte Inhibitoren der
Blutplättchen-
Aggregation (beispielsweise Aspirin, Thromboxanantagonisten, Inhibitoren
der Thromboxansynthese und GPIIb/IIIa-Antagonisten); bekannte therapeutische
Agenzien für
Hyperlipidämie
(beispielsweise Clofibrat und verwandte Wirksubstanzen, HMG- CoA-
Reduktaseinhibitoren und EPA-E);
und bekannte hypotensive Agenzien (beispielsweise Nifedipin und
Diltiazem).
-
Die
Bezeichnung "kombinierte
Verabreichung",
wie hier verwendet, deckt nicht nur die Verabreichung eines Kombinations-
Wirkstoffs ab, der sowohl die Verbindung der vorliegenden Erfindung
wie auch ein weiteres pharmakologisch aktives Ingrediens enthält, sondern
auch den Fall, wo die beiden in separaten Dosierungsformen vorliegen
und entweder zur selben Zeit oder zu unterschiedlichen Zeiten verabreicht
werden. Die Art der Verabreichung ist in keinster Weise limitiert,
solange die Verbindung der vorliegenden Erfindung und ein anderes
pharmakologisch aktives Ingrediens zur gleichen Zeit im Blut des
Patienten existieren.
-
Die
pharmazeutische Zusammensetzung, enthaltend eine oder mehrere Verbindungen
der vorliegenden Erfindung oder deren pharmazeutisch akzeptables
Salz als effektive Komponente kann präpariert werden in Form von
Kapseln, Pillen, Tabletten, Granulaten, feinen Granulaten oder Pulvern;
oder alternativ als orale Lösung,
wie z. B. eine Suspension, Emulsion, eine Limonade, ein Elixier
oder Sirup; als injizierbare Lösung, transnasale
Formulierung; Zäpfchen;
Salbe; Epithem und dergleichen, welche oral oder peroral dem Menschen
oder anderen Tieren verabreicht werden unter Verwendung der im Allgemeinen
verwendeten pharmazeutischen Vehikel, Hilfsstoffen oder anderen
Additiva.
-
Klinische
Dosen der Verbindung der vorliegenden Erfindung für den Menschen
können
adäquat
bestimmt werden im Hinblick auf das Symptom, das Körpergewicht,
das Alter, das Geschlecht und dergleichen des Patienten, an welchen
die Verbindung verabreicht werden soll. Die tägliche Erwachsenen- Dosis bei
der oralen Verabreichung liegt allgemein im Bereich von 0,1 mg bis
1000 mg, und vorzugsweise von 1 mg bis 300 mg, und die Dosis in
der peroralen Verabreichung liegt bei 0,01 bis 300 mg, und vorzugsweise
bei 0,1 mg bis 100 mg. Eine solche Dosis kann als eine einzelne
Dosis oder unterteilt in mehrere Dosen verabreicht werden. Die Dosis
kann variieren, abhängig
von verschiedenen Bedingungen und die Dosis unterhalb des oben beschriebenen
Bereichs kann in einzelnen Fällen
ausreichend sein.
-
Um
die orale Verabreichung der vorliegenden Erfindung zu realisieren,
können
Kapseln, Pillen, Tabletten, Pulver, Granulate und dergleichen für die feste
Zusammensetzung eingesetzt werden. Eine solche feste Zusammensetzung
wird hergestellt durch Kombinieren von zumindest einer aktiven Substanz
mit zumindest einem inaktiven Träger.
Um genauer zu sein, kann die Zusammensetzung einen Hilfsstoff (beispielsweise
Lactose, Saccharose, Mannitol, Glucose, Hydroxypropylcellulose,
mikrokristalline Cellulose oder Metasilinsäure) enthalten, eine Bindesubstanz
(beispielsweise kristalline Cellulose, Saccharide, Dextrin, Hydroxypropylcellulose,
Hydroxypropylmethylcellulose, Polyvinylpyrrolidon oder Macrogol),
einen Gleitmittel (beispielsweise Magnesiumstearat, Calciumstearat
oder Talk), einen Emulgator (beispielsweise Maisstärke, Carboxymethylcellulose
oder Calciumcelluloseglycorat), ein Stabilisierungsmittel (beispielsweise
Lactose und andere Zuckeralkohole oder Zucker), einen Löslichmacher
oder eine Lösungshilfe
(beispielsweise Cholesterol, Triethanolamin, Glutaminsäure oder
Aspartinsäure),
ein farbgebendes Mittel, ein geschmacksverstärkendes Agens, ein Antiseptikum,
ein isotonisches Agens, ein Dispergierungsmittel, ein Antioxidans
(beispielsweise Ascorbinsäure oder
Butylhydroxyanisol), einen Puffer oder ein Konservierungsmittel
(beispielsweise Paraben oder Benzylalkohol).
-
Es
sollte festgehalten werden, dass die Tablette, die Pille und die
Granulate mit Zucker, Gelatine, Hydroxypropylmethylcellulossephthalat
oder gastrischen oder enterischen Filmüberzügen beschichtet sein können.
-
Beispielhafte
injizierbare Lösungen,
verwendet für
die parenterale Verabreichung schließen aseptische wässrige oder
nicht- wässrige
Lösungen
ein, Suspensionen und Emulsionen ein. Beispiele für Träger der wässrigen
Lösung
und der Suspension schließen
Wasser für
die Injektion und physiologische Salzlösung ein, und exemplarische
Träger
für wässrige Lösungen und
Suspension schließen
Propylenglycol, Polyethylenglycol, Pflanzlichenöle, wie z. B. Olivenöl, und Alkohole,
wie Ethylalkohol und Polysorbat 80 (TM), ein.
-
Solche
Zusammensetzungen umfassen ein isotonisches Agens, ein Antiseptikum,
einen Weichmacher, einen Emulgator, ein Dispergierungsmittel, ein
löslich
machendes Agens, eine Lösungshilfe
oder andere Additiva, wie oben beschrieben, und diese Additive können sterilisiert
sein, beispielsweise durch Filtration mit einem Membranfilter, Einschluss
eines antimikrobiellen Agens oder UV- Bestrahlung.
-
Die
Zusammensetzung kann auch hergestellt werden in Form einer sterilisierten
festen Zusammensetzung, die aufgelöst werden kann, emulgiert oder
suspendiert vor ihrer Verwendung, zur Anwendung als eine injizierbare
Lösung.
Wenn die Verbindung der vorliegenden Erfindung eine geringe Löslichkeit
hat, kann die Verbindung je nach Bedarf in Lösung gebracht werden.
-
Ein
solches In- Lösung-
Bringen kann realisiert werden durch irgendeinen Prozess, der im
Stand der Technik bekannt ist als anwendbar für die Herstellung von Arzneimitteln,
beispielsweise durch Zugabe des Tensids (eines hydrogenierten Polyoxyethylenrhizinusöls, eines
höheren
Polyoxyethylensorbitfettsäureesters,
eines Zucker- Fettsäureesters
und dergleichen); und die Ausbildung einer festen Dispersion einer
Wirksubstanz und eines Löslichmachers,
beispielsweise eines Polymers (ein wasserlösliches Polymer, wie z. B.
Polyethylenglycol (PEG), Hydroxypropylmethylcellulose (HPMC) oder
Polyvinylpyrrolidon (PVP); oder eines enterischen Polymers, wie
z. B. Hydroxypropylmethylcellulosephthalat (HPMCP), oder Methylmethacrylat-
methacrylsäure-
Copolymer (Eudragid L,S (TM) hergestellt von Rohm and Haas Company)).
Falls gewünscht, kann
eine Ein schluss- Verbindung ausgebildet werden unter Verwendung
eines Alpha- , Beta- oder Gamma- cyclodextrins, eines Hydroxylpropylcyclodextrins
oder dergleichen. Das Verfahren, eingesetzt zum In- Lösung- Bringen
kann auch modifiziert werden je nach Wunsch, abhängig von der gewünschten
Wirksubstanz und hierbei sei verwiesen auf Nagai, T. et al., "Monograph in Pharmacology
No.1, Biochemical Availability",
Soft-Science Inc., 78-82
(1988) oder Utsumi, I. et al., "Current
Pharmaceutical Technology and Its Application", Iyaku Journal, 157–159 (1983). Unter diesen ist
die Ausbildung einer festen Dispersion, umfassend die Wirksubstanz und
die löslichkeitsmachende
Substanz, welche eine verbesserte Löslichkeit zeigt, bevorzugt
(JP- A 56- 49314, FR 2460667).
-
<Formulierungsbeispiele>
-
Als
nächstes
werden Beispiele der pharmazeutischen Zusammensetzung der vorliegenden
Erfindung beschrieben. Die "Verbindung
M" ist die Verbindung
der vorliegenden Erfindung, repräsentiert
durch Formel (I) oder ihr pharmazeutisch akzeptables Salz und, um
genauer zu sein, eine Verbindung, ausgewählt aus den Verbindungen, die
in den Beispielen beschrieben sind. (a)
Tablette (1 mg)
| Verbindung
M | 1,0
g |
| Lactose | 90,0
g |
| Natriumcarboxymethylcellulose | 7,0
g |
| Maisstärke- Paste
(5 % W/V- Paste) | 1,0
g |
| Magnesiumstearat | 1,0
g |
-
Die
Ingredienzien, wie oben beschrieben, wurden eingewogen und in eine
100 mg-Tablette
durch normale Prozedur eingebracht. (b)
Tablette (10 mg)
| Verbindung
M | 10
g |
| Lactose | 150
g |
| Crosscarmellose
Natrium | 6,0
g |
| Maisstärke | 28,5
g |
| Magnesiumstearat | 3
g |
-
Die
Ingredienzien, wie oben beschrieben, wurden eingewogen und in eine
200 mg-Tablette
durch normale Prozedur eingebracht und die Tablette mit Celluloseacetatphthalat überzogen,
um eine enterische Tablette zu erzeugen. (c)
Tablette (100 mg)
| Verbindung
M | 100
g |
| Lactose | 180
g |
| Crosscarmellose
Natrium | 13
g |
| Maisstärke (5 %
W/V Paste) | 4
g |
| Magnesiumstearat | 3
g |
-
Die
Ingredienzien, wie oben beschrieben, wurden eingewogen und in eine
300 mg-Tablette
durch normale Prozedur eingebracht. (d)
Kapsel (50 mg)
| Verbindung
M | 100
g |
| Lactose | 395,5
g |
| Magnesiumstearat | 4,5
g |
-
Die
Ingredienzien, wie oben beschrieben, wurden eingewogen und einheitlich
vermischt. Das einheitliche Pulver wurde in einer harfen Kapsel
versiegelt (Pharmacopeia Nr. 1) zu 250 mg/Kapsel. (e)
Injizierbare Lösung
(0,1 mg/ ml)
| Verbindung
M | 0,1
% W/V |
| Natriumphosphatpuffer | 2,3
% W/V |
| Citronensäure | 0,4
% |
| Macrogol
400 | 3,5
% |
| Wasser
zur Injektion | adäquate Menge,
um auf 100 % zu kommen. |
-
Die
Ingredienzien, wie oben beschrieben, wurden vermischt und die resultierende
Lösung
wurde in einer Injektionsampulle zu 1 ml/Ampulle versiegelt, um
eine injizierbare Lösung
herzustellen. (f)
Injizierbare Lösung
(1,0 mg/ml)
| Verbindung
M | 1,0
% W/V |
| Natriumphosphatpuffer | 3,6
% W/V |
| 1M
wässrige
Lösung
an Natriumhydroxid | 15
% W/V |
| Wasser
zur Injektion | in
einer adäquaten
Menge, um auf 100 % zu kommen |
-
Die
Ingredienzien, wie oben beschrieben, wurden vermischt und die resultierende
Lösung
wurde in einer Injektionsampulle versiegelt zu 1 ml/Ampulle, um
eine injizierbare Lösung
herzustellen.
-
<Synthesebeispiele>
-
Als
nächstes
wird die vorliegende Erfindung beschrieben in weiterem Detail unter
Verweis auf Synthesebeispiele, welche in keinster Weise den Umfang
der vorliegenden Erfindung begrenzen.
-
Nuclear
magnetic resonance (NMR) – Spektren
wurden gemessen unter Verwendung von JEOL JNM- EX270 FT- NMR (hergestellt
von JEOL Ltd.) oder JEOL JNM- LA300 FT- NMR (angedeutet durch *
in den Daten; hergestellt von JEOL Ltd.). Infrarotabsorptionsspektren
(IR) wurden gemessen unter Verwendung von HORIBA FT- 200 FT- IR
(angedeutet durch * in den Daten; hergestellt von HORIBA Ltd.) oder
HORIBA FT- 720 FT- IR (hergestellt von HORIBA Ltd.). Hochauflösende Massenspektrometrie
(HRMS) – Spektren
wurden gemessen durch JEOL JMS- GCMATE (hergestellt von JEOL Ltd.).
High performance liquid chromatography (HPLC) wurde durchgeführt unter
Verwendung von Shimadzu LC- 10A (hergestellt von Shimadzu Corporation).
-
(Beispiel 1)
-
Synthese
von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt A- 1>
-
Synthese von Ethyl 2-((6-chloronaphthalin-2-ylsulfonyl)amino]acetat
-
Glycinethylesterhydrochlorid
(9,88 g) wurde in Methylenchlorid (500 ml) suspendiert und Triethylamin (20,2
ml) und dann 6-Chloronaphthalin-2-sulfonylchlorid (17,6 g) wurden
zur Suspension unter Kühlen
in Eis hinzugegeben. Nach Rühren
bei Raumtemperatur für
1 Stunde und Einstellen der Mischung auf pH 2 durch Zugabe von 1N
Salzsäure
wurde die Mischung durch Methylenchlorid extrahiert. Die Methylenchloridschicht wurde
mit einer gesättigten
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet und das Lösungsmittel wurde unter verringertem
Druck abdestilliert. Nach Waschen der resultierenden Kristalle in
n-Hexan wurden die Kristalle durch Filtration gesammelt und luftgetrocknet,
um die genannte Verbindung (22,4 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,43–8,40
(1H, m), 7,95–7,87
(4H, m), 7,57 (1H, dd, J = 2,9Hz), 5,22–5,15 (1H, m), 4,01 (2H, q,
J = 7Hz), 3,82 (2H, d, J = 6Hz), 1,11 (3H, t, J = 7Hz)
-
<Schritt A- 2>
-
Synthese von Ethyl 2-[(3-acetoxy-2-oxopropan-1-yl)
(6-chloronaphthalin-2-ylsulfonyl)amino]acetat
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt A- 1 (2,50 g) in N,N-Dimethylformamid
(25 ml) wurde Kaliumcarbonat (1,58 g) und Natriumiodid (1,14 g)
und eine Lösung
von 1-Acetoxy-3-chloroaceton (1,72 g) in N,N-Dimethylformamid (7
ml) tropfenweise bei Raumtemperatur zugegeben. Die Reaktionsmischung
wurde bei Raumtemperatur für
1,5 Stunden gerührt
und die Mischung wurde mit Diethylether nach Zugabe von Wasser extrahiert.
Die organische Schicht wurde mit gesättigter Natriumchloridlösung gewaschen
und über
wasserfreiem Natriumsulfat getrocknet und das Lösungsmittel wurde unter vermindertem
Druck abdestilliert. Der resultierende Rest wurde in Diethylether
kristallisiert und die Kristalle wurden durch Filtration gesammelt
und luftgetrocknet, um die genannte Verbindung (2,72 g) zu erhalten.
NMR-
Spektrum (*CDCl3) δppm: 8,42–8,37 (1H, m), 7,98–7,85 (3H,
m), 7,80 (1H, dd, J = 2,9Hz), 7,57 (1H, dd, J = 2,9Hz), 4,84 (2H,
s), 4,31 (2H, s), 4,15 (2H, s), 4,06 (2H, q, J = 7Hz), 2,16 (3H,
s), 1,17 (3H, t, J = 7Hz)
-
<Schritt A- 3>
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt A- 2 (1,6 g) und 4-(Aminomethyl)-1-benzyl-4-hydroxypiperidin
(800 mg) in Toluol (200 ml) wurde p-Toluolsulfonsäuremonohydrat (34,0 mg) zugegeben
und die Mischung wurde unter Rückfluss
für 1 Stunde
unter Verwendung eines Dean Stark erhitzt. Die Reaktionsmischung
ließ man
abkühlen
und das Lösungsmittel
wurde abdestilliert unter vermindertem Druck. Der resultierende
Rest wurde durch eine Silicagelsäulenchromatografie
(Eluent; Ethylacetat) aufgereinigt, um die genannte Verbindung (1,08
g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 8,36
(1H, s), 8,02–7,88
(3H, m), 7,78 (1H, d, J = 9Hz), 7,60 (1 N, d, J = 9Hz), 7,36–7,19 (5H,
m), 4,48–4,14
(5H, m), 3,46 (2H, s), 3,34 (1H, d, J = 17Hz), 3,08 (1H, d, J =
12Hz), 2,62–2,21 (4H,
m), 2,33 (1H, d, J = 12Hz), 2,11 (3H, s), 1,93–1,72 (2H, m), 1,53–1,34 (2H,
m)
-
<Schritt A- 4>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt A- 3 (425 mg) in Methanol (11
ml) wurde 1N wässrige
Lösung
an Natriumhydroxid (2,8 ml) unter Kühlen mit Eis hinzuge geben.
Die Reaktionsmischung wurde bei Raumtemperatur für 1 Stunde gerührt und
das Lösungsmittel
wurde abdestilliert unter vermindertem Druck. Der Rest wurde gewaschen
unter Zugabe von Wasser, gesammelt durch Filtration und getrocknet
unter vermindertem Druck, um die genannte Verbindung (365 mg) zu
erhalten.
NMR- Spektrum (*CDCl3) δppm: 8,40–8,33 (1H,
m), 8,01–7,90
(3H, m), 7,82–7,76
(1H, m), 7,65–7,58
(1H, m), 7,35–7,21
(5H, m), 4,50–4,31
(2H, m), 4,24 (1H, d, J = 12Hz), 3,89 (1H, d, J = 12Hz), 3,62 (1H,
d, J = 12Hz), 3,47 (2H, s), 3,35 (1H, d, J = 17Hz), 3,07 (1H, d,
J = 12Hz), 2,66–2,07
(4H, m), 2,26 (1H, d, J = 12Hz), 1,97–1,75 (2H, m), 1,57–1,36 (2H,
m)
-
<Schritt A- 5>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt A- 4 (100 mg), Benzyltriethylammoniumchlorid
(4,0 mg) und Dimethylsulfat (0,018 ml) in Methylenchlorid (2 ml),
wurden 50 % wässrige
Lösung
an Natriumhydroxid (0,6 ml) unter heftigem Rühren unter Kühlen mit
Eis hinzugegeben. Nach Rühren
der Reaktionsmischung bei Raumtemperatur für 2 Stunden wurde das Wasser
unter Kühlen
mit Eis hinzugegeben und die Mischung wurde mit Methylenchlorid
extrahiert. Die organische Schicht wurde mit einer gesättigten
Natriumchloridlösung gewaschen
und über
wasserfreiem Natriumsulfat getrocknet und das Lösungsmittel wurde unter vermindertem Druck
abdestilliert. Der resultierende Rückstand wurde durch eine Säulenchromatografie
mit Silicagel (Eluent; n- Hexan Ethylacetat = 1:4 – 1:6) aufgereinigt,
um die genannte Verbindung (48,0 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,36–8,33
(1H, m), 7,97–7,92
(3H, m), 7,80–7,75
(1H, m), 7,63–7,57
(1H, m), 7,33–7,20
(5H, m), 4,40–4,30
(2H, m), 4,18 (1H, d, J = 12Hz), 3,64 (1H, d, J = 10Hz), 3,54 (1H,
d, J = 10Hz), 3,46 (2H, s), 3,41 (3H, s), 3,32 (1H, d, J = 17Hz),
3,10 (1H, d, J = 12Hz), 2,67–2,18
(4H, m), 2,24 (1H, d, J = 12Hz), 1,99-1,75 (2H, m), 1,53–1,33 (2H, m)
-
<Schritt A- 6>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-onhydrochlorid
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt A- 5 (45,0 mg) in 1,2-Dichloroethan (2
ml) wurden 1-Chlorethylchloroformiat (0,021 ml) hinzugegeben und
die Mischung wurde unter Rückfluss
für 30
Minuten erhitzt. Die Reaktionsmischung ließ man Abkühlen und das Lösungsmittel
wurde unter vermindertem Druck abdestilliert. Zu dem Rückstand
wurde Methanol (2 ml) hinzugegeben, und die Mischung wurde unter
Rückfluss
für 30
Minuten erhitzt. Die Reaktionsmischung ließ man abkühlen und das Lösungsmittel
wurde unter vermindertem Druck abdestilliert. Der resultierende
Rückstand
wurde kristallisiert durch Zugabe von Diethylether und der Überstand
wurde durch Dekantieren entfernt. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, um die genannte Verbindung (39,5 mg) zu
erhalten.
NMR- Spektrum (*DMSO-d6) δppm: 8,89–8,75 (1H,
brs), 8,73–8,58
(1H, brs), 8,61 (1H, s), 8,33–8,13
(3H, m), 7,93–7,84
(1H, m), 7,77–7,69
(1H, m), 4,17–4,02
(3H, m), 3,57-2,80
(7H, m), 3,28 (3H, s), 3,18 (1H, d, J = 12Hz), 2,62 (1H, d, J =
11 Hz), 2,00-1,83
(2H, m), 1,70–1,54
(2H, m)
-
<Schritt A- 7>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Suspension der Verbindung, erhalten in Schritt A- 6 (35,0
mg) und 4-Chloropyridinhydrochlorid (10,2 mg) in 2- Ethoxyethanol
(2 ml) wurde Düsopropylethylamin
(0,041 ml) hinzugegeben und die Mischung wurde unter Rückfluss
für 2 Stunden
erhitzt. Nachdem man die Mischung hat abkühlen lassen, wurde Kaliumcarbonat
(56 mg) hinzugegeben zur Reaktionsmischung, und die Mischung wurde
für 30
Minuten gerührt.
Der unlösliche
Anteil wurde durch Filtration entfernt und das Filtrat wurde konzentriert.
Der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie mit
Silicagel (Eluent; Methylenchlorid : Methanol = 10:1), um die genannte
Verbindung (9,6 mg) zu erhalten.
HRMS: C27H29CIN4O5S
(M+): Berechnet: 556,1547, erhalten: 556,1540
-
Die
resultierende Verbindung wurde optisch aufgelöst auf HPLC [Waters DeltaPrep
4000, hergestellt von Waters Inc.); verwendete Säule, Daicel Chiralcel OD, hergestellt
von Daicel Chemical Industries, Ltd., 2 cm × 25 cm; Eluent; n-Hexan :
Ethanol : Diethylamin = 60:40:1; Fließgeschwindigkeit, 10 ml/ min,
Detektionswellenlänge,
254 nm], um (+)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
zu erhalten [Retentionszeit: 43,5 min, [α] 25 D + 48,8 (c1.247, Chloroform), [α]33 D + 91,3 (c1.000,
Methanol), >99 % ee]
sowie (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo(4.3.0]nonan-8,4'-piperidin]-2-on [Retentionszeit:
63,0 min, [α] 25 D – 48,4 (c1.175,
Chloroform), [α]33 D – 90,7 (c1.000,
Methanol), >99 % ee].
-
Darüber hinaus
wird der racemische Körper
der genannten Verbindung (50,9 mg) mit (+)-O,O'-Dibenzoyl-D-Weinsäure (32,7 mg) vermischt und
Methanol (6,6 ml) wurde zur Mischung hinzugegeben. Nach Rühren der
Mischung wurde der unlösliche
Anteil durch Filtration gesammelt und im Vakuum getrocknet. Die
so erhaltenen Kristalle (20 mg) wurden entsalzt unter Verwendung
einer gesättigten
wässrigen
Lösung
an Natriumhydrogencarbonat, um die (+)-Form der genannten Verbindung
in einer optischen Reinheit von 94,6 % ee zu erhalten. Die (-)-Form
der genannten Verbindung wurde auch erhalten in ähnlicher Art und Weise unter
Verwendung von (-)-O,O'-Dibenzoyl-L- Weinsäure.
-
<Schritt B- 1>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in <Schritt
A- 3> (70,0 g) und
1,8-Bis(N,N-dimethylamino)naphthalin
(5,00 g) wurden aufgelöst
in 1,2-Dichloroethan (700 ml), und indem man die Lösungstemperatur
bei 0°C
beibehielt, wurde Benzylchloroformiat (33,4 ml) tropfenweise zur
Lösung
hinzugegeben. Die Reaktionsmischung wurde bei Raumtemperatur 2 Stunden
gerührt
und die gesättigte
wässrige
Lösung
an Natriumhydrogencarbonat wurde unter Kühlen mit Eis zugegeben. Die
Mischung wurde extrahiert mit Methylenchlorid und die organische Schicht
wurde mit einer gesättigten
Lösung
aus Natriumchlorid gewaschen und über einem wasserfreien Natriumsulfat
getrocknet und das Lösungsmittel
wurde abdestilliert unter vermindertem Druck. Der resultierende Rückstand
wurde in einer gemischten Lösung
an Methanol (1,33 l) und Methylenchlorid (1,33 l) aufgelöst und 1N
wässrige
Lösung
an Natriumhydroxid (140 ml) wurde tropfenweise zu dieser Lösung unter
Kühlen
mit Eis zugegeben. Nach Rühren
mit Raumtemperatur für
30 Minuten wurde das Lösungsmittel
abdestilliert unter vermindertem Druck. Zu dem Rückstand wurde eine gesättigte wässrige Lösung von
Ammoniumchlorid zugegeben und die Mischung wurde mit Methylenchlorid
extrahiert. Die organische Schicht wurde mit gesättigter Natriumchloridlösung gewaschen
und über
wasserfreiem Natriumsulfat getrocknet, und das Lösungsmittel wurde abdestilliert
unter vermindertem Druck. Der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 40:1 – 30:1),
um die genannte Verbindung (64,6 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,37- 8,33 (1H, m), 7,97–7,91
(3H, m), 7,80–7,74
(1H, m), 7,63–7,58
(1H, m), 7,39–7,25
(5H, m), 5,10 (2H, s), 4,46–4,32
(2H, m), 4,22 (1H, d, J = 12Hz), 3,96–3,85 (1H, m), 3,76–3,53 (3H, m),
3,52–3,40
(1H, m), 3,36 (1H, d, J = 17Hz), 3,37–3,24 (1H, m), 3,15 (1H, d,
J = 12Hz), 2,41 (1H, brs), 2,28 (1H, d, J = 12Hz), 1,89–1,68 (2H,
m), 1,48–1,34
(2H, m)
-
<Schritt B- 2>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von <Schritt
A- 5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt B- 1 (30,0
g) und eines großen Überschusses
an Dimethylsulfat (62,4 ml), um die genannte Verbindung (26,4 g)
zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 8,34
(1H, s), 7,99–7,91
(3H, m), 7,80–7,74
(1H, m), 7,64–7,58
(1H, m), 7,38–7,25
(5H, m), 5,09 (2H, s), 4,42–4,29
(2H, m), 4,16 (1H, d, J = 11 Hz), 3,41 (3H, s), 3,65 (1H, d, J =
10Hz), 3,59 (1H, d, J = 10Hz), 3,74–3,13 (6H, m), 2,25 (1H, d,
J = 12Hz), 1,94–1,66
(2H, m), 1,46–1,31
(2H, m)
-
<Schritt B- 3>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt B- 2 (76,5 g) in Acetonitril
(1,53 l) wurde Trimethylsilyliodid (32 ml) unter Kühlen mit
Eis zugegeben. Nach Rühren
der Mischung für
45 Minuten unter Kühlen
mit Eis wurde die Reaktionsmischung in eine 1N Hydrochlorsäure unter
Abkühlen
mit Eis gegossen und n- Hexan wurde zu dieser Mischung hinzugegeben.
Die Mischung wurde zur Abtrennung gerührt und die wässrige Schicht
wurde mit n- Hexan, gefolgt von der Zugabe von Methylenchlorid gewaschen.
Die 2N- wässrige
Lösung
an Natriumhydroxid wurde unter Rühren
unter Kühlen
mit Eis zugegeben und die Mischung wurde auf einen pH von 11 eingestellt.
Die Mischung wurde extrahiert mit Methylenchlorid und die organische
Schicht wurde mit einer gesättigten
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet und das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, um daraus die genannte Verbindung (55,9
g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 8,38–8,32 (1H,
m), 7,99–7,91
(3H, m), 7,82–7,74
(1H, m), 7,61 (1H, dd, J = 2,9Hz), 4,41–4,29 (2H, m), 4,21 (1H, d,
J = 12Hz), 3,65 (1H, d, J = 10Hz), 3,58 (1H, d, J = 10Hz), 3,41
(3H, s), 3,32 (1H, d, J = 17Hz), 3,20–3,04 (2H, m), 3,01–2,74 (3H,
m), 2,25 (1H, d, J = 12Hz), 1,98–1,82 (2H, m), 1,58–1,38 (2H,
m)
-
<Schritt B- 4>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt B- 3 (7,50 g) und 4- Chloropyridinhydrochlorid (2,34
g) in Ethanol (150 ml) wurde Düsopropylethylamin
(13,6 ml) hinzugegeben, und die Mischung wurde in einem versiegelten
Rohr bei 150°C
für 15
Stunden gerührt.
Die Reaktionsmischung ließ man
abkühlen
und sie wurde anschließend
aufkonzentriert. Der resultierende Rückstand wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
100: – Methanol),
um die genannte Verbindung (1,85 g) zu erhalten.
-
<Schritt C- 1>
-
Synthese von Ethyl 2-[[[2-(acetoxymethyl)-3,8-diaza-1-oxa-8-benzylspiro[4.5]decan-2-yl]methyl](6-chloronaphthalin-2-ylsulfonyl)amino]acetat
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt A- 2 (200 mg) und 4-(Aminomethyl)-1-benzyl-4-hydroxypiperidin
(140 mg) in Methylenchlorid (7,5 ml) wurden 3A Molekularsiebe (400
mg) hinzugefügt
und die Mischung wurde bei Raumtemperatur gerührt. 0,09N Essigsäuremethylenchloridlösung (0,50
ml) wurde zu dieser Mischung hinzugegeben. Die Mischung wurde unter
Rückfluss
für 3,5
Stunden erhitzt, man ließ sie
abkühlen
und konzentrierte sie auf, und der resultierende Rückstand
wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid Methanol = 19:1),
um die genannte Verbindung (142 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,37–8,32
(1H, m), 7,94–7,76
(4H, m), 7,55 (1H, dd, J = 2,9Hz), 7,33–7,22 (5H, m), 4,44 (2H, s),
4,14 (1H, d, J = 12Hz), 4,02 (1H, d, J = 12Hz), 3,95–3,77 (2H,
m), 3,60 (1H, d, J = 15Hz), 3,50 (1H, d, J = 15Hz), 3,49 (2H, s),
3,38–3,23
(1H, m), 3,11–2,85
(2H, m), 2,62–2,20
(4H, m), 2,04 (3H, s), 1,82-1,54
(4H, m), 1,06 (3H, t, J = 7Hz)
-
<Schritt C- 2>
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Eine
Lösung
der Verbindung, erhalten in Schritt C–1 (125 mg) in Toluol wurde
erhitzt unter Rückfluss für 2,5 Stunden.
Die Lösung
ließ man
abkühlen
und konzentrierte sie auf, und der resultierende Rückstand wurde
aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; n-Hexan : Ethylacetat = 1:8), um die genannte
Verbindung (97,3 mg) zu erhalten.
-
<Schritt D- 1>
-
Synthese von Ethyl 2-(2-hydroxy-3-methoxypropylamino)acetat
-
Eine
Lösung
von Glycidylmethylether (1,00 g) und Glycinethylester (5,91 g) in
Ethanol wurde über Nacht
gerührt
und aufkonzentriert unter vermindertem Druck, um die genannte Verbindung
(2,17 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 4,19
(2H, q, J = 7Hz), 3,87–3,78
(1H, m), 3,39 (3H, s), 3,50–3,35
(4H, m), 2,81–2,62
(2H, m), 1,29 (3H, t, J = 7Nz)
-
<Schritt D- 2>
-
Synthese von Ethyl 2-[(6-chloronaphthalin-2-ylsulfonyl)(2-hydroxy-3-methoxypropyl)amino]acetat
-
Zu
einer Lösung
der Verbindung, enthalten in Schritt D–1 (1,60 g) und 6-Chlornaphthalin-2-sulfonylchlorid
(2,20 g) in Methylenchlorid (30 ml) wurde tropfenweise Triethylamin
(1,17 ml) bei 0°C
hinzugegeben. Nach Rühren über Nacht
bei Raumtemperatur wurde die Reaktionsmischung angesäuert mit
Salzsäure.
Die Mischung wurde dann extrahiert mit Ethylacetat und über wasserfreiem
Natriumsulfat getrocknet und das Lösungsmittel wurde abdestilliert
unter vermindertem Druck. Der resultierende Rückstand wurde aufgereinigt
mit einer Säulenchromatografie
mit Silicagel (Eluent; n-Hexan
: Ethylacetat = 1:1), um die genannte Verbindung zu erhalten (800
mg).
NMR- Spektrum (*CDCl3) δppm: 8,38
(1H, s), 7,88 (1H, d, J = 9Hz), 7,87–7,81 (3H, m), 7,50 (1H, dd,
J = 2,9Hz), 4,22 (2H, s), 4,05 (2H, q, J = 7Hz), 4,06–3,97 (1H,
m), 3,33 (3H, s), 3,56–3,31
(4H, m), 1,14 (3H, t, J = 7Hz)
-
<Schritt D- 3>
-
Synthese von Ethyl 2-[(6-chloronaphthalin-2-ylsulfonyl)(3-methoxy-2-oxopropyl)
amino]acetat
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt D- 2 (220 mg) in Methylenchlorid
(5 ml) wurde das Dess- Martin- Reagens (336 mg) bei Raumtemperatur
hinzugegeben und die Mischung wurde über Nacht gerührt. Der
Reaktionsmischung wurde eine 1:1- vermischte Lösung einer gesättigten
wässrigen
Lösung
an Natriumhydrogencarbonat und einer gesättigten wässrigen Lösung an Natriumhydrogensulfat
hinzugegeben und nach Rühren
wurde die Mischung extrahiert mit Methylenchlorid und die organische
Schicht wurde über
wasserfreiem Natriumsulfat getrocknet. Nach Abdestillieren des Solvens
unter vermindertem Druck wurde der resultierende Rückstand
durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; n-Hexan : Ethylacetat = 1:1
), um die genannte Verbindung (190 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,38 (1H, s), 7,93–7,77
(4H, m), 7,54–7,48
(1H, m), 4,44 (2H, s), 4,20 (2H, s), 4,13 (2H, s), 4,02 (2H, q,
J = 7Hz), 3,39 (3H, s), 1,13 (3H, t, J = 7Hz)
-
<Schritt D- 4>
-
Ethyl 2-[[[3,8-diaza-2-(methoxymethyl)-1-oxa-8-benzylspiro[4.5]decan-2-yl]
methyl](6-chloro-2-naphthalin-2-ylsulfonyl)amino]acetat
-
Das
Verfahren von Schritt C- 1 wurde wiederholt unter Verwendung der
Verbindung, erhalten in Schritt D–3 (100 mg), um die genannte
Verbindung (145 mg) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,37–8,32
(1H, m), 7,96–7,77
(4H, m), 7,56–7,50
(1H, m), 7,35–7,22
(5H, m), 4,53–4,37
(2H, m), 3,93–3,81
(2H, m), 3,59–3,54
(2H, m), 3,50- 3,44
(4H, m), 3,34 (3H, s), 2,94 (1H, d, J = 12Hz), 2,86 (1H, d, J =
12 Hz), 2,68-2,34
(4H, m), 1,88–1,53
(4H, m), 1,05 (3H, t, J = 7Hz)
-
<Schritt D- 5>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Schritt C–2
wurde wiederholt unter Verwendung der Verbindung, erhalten in Schritt D–4 (72,5
mg), um die genannte Verbindung (67,0 mg) zu erhalten.
-
<Schritt E>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von <Schritt
A- 5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 3 <Schritt A- 2> (70 mg), um die genannte
Verbindung (38,7 mg) zu erhalten.
-
<Schritt F- 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 4> wurde wiederholt
durch Verwendung der Substanz, erhalten in Beispiel 7 <Schritt B- 1> (938 mg), um die genannte
Verbindung (626 mg) zu erhalten.
NMR- Spektrum (*CD3OD) δppm:
8,52–8,47
(1H, m), 8,16–8,04
(3H, m), 7,87 (1H, dd, J = 2,9Hz), 7,65 (1H, dd, J = 2,9Hz), 4,32–4,19 (2H,
m), 4,16 (1H, d, J = 12Hz), 3,78-3,68
(2H, m), 3,48 (1H, d, J = 17Hz), 3,35–3,25 (1H, m), 3,23–3,11 (1H,
m), 3,08-2,83 (3H,
m), 2,58 (1H, d, J = 12Hz), 2,06–1,79 (2H, m), 1,66–1,35 (2H,
m)
-
<Schritt F- 2>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Schritt F–1 (3,29 g) wurde in Wasser
suspendiert (132 ml) und nach Zugabe von Natriumcarbonat (1,80 g)
zur Suspension wurde Benzylchloroformiat (1,21 ml) tropfenweise
zur Lösung
unter Rühren
unter Kühlen
mit Eis zugegeben. Die Mischung wurde für 1 Stunde unter Kühlen mit
Eis gerührt
und Wasser wurde hinzugegeben. Die Mischung wurde dann extrahiert
mit Methylenchlorid und die organische Schicht wurde mit einer Lösung an
gesättigtem
Natriumchlorid gewaschen und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 40:1), um die
genannte Verbindung (3,82 g) zu erhalten.
-
(Beispiel 2)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-[2-(methylthio)pyrimidin-4-yl]spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zur
Suspension in Verbindung, erhalten in Beispiel 1 <Schritt A- 6> (200 mg) und 4-Chlor–2- (methylthio)
pyrimidin (0,049 ml) in Isoamylalkohol (2 ml) wurde Natriumhydrogencarbonat
(87,5 mg) hinzugegeben und die Mischung wurde unter Rückfluss
für 1,5
Stunden erhitzt. Die Reaktionsmischung ließ man abkühlen, konzentrierte sie auf,
und der resultierende Rückstand
wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
50:1), um ein öliges
Produkt zu erhal ten. Dieses Produkt wurde verfestigt in n-Hexan
und der feste Anteil wurde durch Filtration gesammelt, um die genannte
Verbindung (63,2 mg) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,36 (1H, s), 8,07–7,90(4N,
m), 7,84-7,74 (1H,
m), 7,67–7,58
(1H, m), 6,16 (1H, d, J = 6Hz), 4,44–4,29 (2H, m), 4,24–4,14 (1H,
m), 3,95-3,28 (6H,
m), 3,43 (3H, s), 3,35 (1H, d, J = 17Hz), 3,28–3,17 (1H, m), 2,46 (3H, s),
2,29 (1H, d, J = 12Hz), 2,01–1,73
(2H, m), 1,53–1,40
(2H, m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Raneynickel
(hergestellt von Aldrich Company, 50 % wässrige Lösung, 0,2 m 2001), der mit
Ethanol gewaschen worden war, wurde zu einer Lösung der Verbindung, erhalten
in Schritt 1 (58,0 mg) in Ethanol (1 ml) hinzugegeben und die Mischung
wurde unter Rückfluss
für 1 Stunde
erhitzt. Nachdem man die Reaktionsmischung hatte abkühlen lassen,
wurde der Katalysator durch Filtration entfernt, und das Filtrat
wurde aufkonzentriert. Der Rückstand
wurde gereinigt durch Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 50:1), um die
genannte Verbindung (23,0 mg) zu erhalten.
HRMS: C26H28CIN5O5S
(M+) : Berechnet: 557,1499, erhalten: 557,1520
-
(Beispiel 3)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt A- 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-Hydrochlorid
-
Die
Prozedur von Beispiel 1 <Schritt
A- 6> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 1 <Schritt A- 3> (584 mg), um die genannte
Verbindung (430 mg) zu erhalten.
NMR- Spektrum (*DMSO- d6) δppm:
8,77 (1H, brs), 8,68–8,52
(2H, m), 8,34–8,14
(3H, m), 7,93–7,86
(1H, m), 7,74 (1H, dd, J = 2,9Hz), 5,32- 5,22 (1H, m), 4,17–3,97 (3H,
m), 3,63–2,80
(7H, m), 3,21 (1H, d, J = 12Hz), 2,63 (1H, d, J = 12Hz), 2,04–1,84 (2H,
m), 1,69–1,53
(2H, m)
-
<Schritt A–2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Schritt A- 1 (370 mg) wurde verwendet für die Synthese
gemäß der Prozedur
von Beispiel 1 <Schritt
A- 7>, um dadurch
die genannte Verbindung (30,0 mg) zu erhalten.
HRMS: C26H27CIN4O5S (M+) : Berechnet: 542,1390, erhalten:
542,1421
-
<Schritt B>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 7 <Schritt A–4> (30,0 mg) in Ethanol (1 ml) wurde Hydrazinmonohydrat
(0,04 ml) hinzugegeben, und die Mischung wurde unter Rückfluss
für 30
Minuten erhitzt. Die Reaktionsmischung ließ man abkühlen und konzentrierte sie
unter vermindertem Druck auf. Der resultierende Rückstand
wurde durch Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
8:1), um die genannte Verbindung (20,7 mg) zu erhalten.
-
(Beispiel 4)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'- piperidin]-2-on
-
<Schritt A- 1>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxaspiro[bicyclo-[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
in Methylenchlorid (20 ml) der Verbindung, erhalten in Beispiel
1 <Schritt A- 4> (1,0 g), Benzyltriethylammoniumchlorid
(41 mg) und Ethylbromacetat (259 ml) wurde stufenweise 50 % einer
wässrigen
Lösung
von Natriumhydroxid (6 ml) unter heftigem Rühren unter Kühlen mit
Eis hinzugegeben.
-
Nach
Rühren
der Reaktionsmischung für
1,5 Stunden unter Kühlen
mit Eis wurde Ethylbromacetat (120 ml) hinzugegeben und die Mischung
wurde für
weitere 30 Minuten gerührt.
Nach Zugabe von Wasser zur Reaktionsmischung und Extrahieren mit
Methylenchlorid wurde die organische Schicht gewaschen mit einer gesättigten
Natriumchloridlösung
und unter einem wasserfreien Natriumsulfat getrocknet. Das Lösungsmittel wurde
abdestilliert unter vermindertem Druck und der resultierende Rückstand
wurde durch Säulenchromatografie
mit Silicagel gereinigt (Eluent; Methylenchlorid : Methanol = 50:1),
um die genannte Verbindung zu erhalten (413 mg).
NMR- Spektrum
(CDCl3) δppm:
8,37–8,32
(1H, m), 7,97–7,90
(3H, m), 7,80–7,73
(1H, m), 7,60 (1H, dd, J = 2,9Hz), 7,34- 7,18 (5H, m), 4,42–4,08 (7H,
m), 3,90–3,73
(2H, m), 3,47 (2H, s), 3,31 (1H, d, J = 17Hz), 3,18 (1H, d, J =
12Hz), 2,68–2,19
(4H, m), 2,27 (1H, d, J = 12Hz), 2,07–1,79 (2H, m), 1,66–1,33 (2H,
m), 1,33–1,22 (3H,
m)
-
<Schritt A- 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-onhydrochlorid
-
Die
Verbindung, erhalten in Schritt A- 1 (300 mg), wurde verwendet zur
Synthese gemäß der Prozedur von
Beispiel 1 <Schritt
A- 6>, um dadurch
die genannte Verbindung zu erhalten (276 mg).
NMR- Spektrum
(*CDCl3) δppm:
9,65–9,45
(2H, brs), 8,33 (1H, s), 8,00–7,90
(3H, m), 7,80–7,73
(1H, m), 7,65–7,58
(1H, m), 4,40–4,05
(7H, m), 3,90 (1H, d, J = 10Hz), 3,77 (1H, d, J = 10Hz), 3,42–3,01 (6H,
m), 2,37–2,09
(2H, m), 2,26 (1H, d, J = 12Hz), 2,05–1,91 (1H, m), 1,58–1,45 (1H,
m), 1,29 (3H, t, J = 7Hz)
-
<Schritt A- 3>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Schritt A- 2 (200 mg), wurde verwrendet
zur Synthese gemäß der Prozedur von
Beispiel 1 <Schritt
A- 7>, um dadurch
die genannte Verbindung (11,4 mg) zu erhalten. HRMS: C30H33CIN4O S (M+) : Berechnet: 628,1758, erhalten: 628,1802
-
<Schritt B>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Beispiel 3 <Schritt A- 2> (300 mg), wurde verwendet zur Synthese
gemäß der Prozedur
von Beispiel 4 <Schritt
A- 1>, um dadurch
die genannte Verbindung (168 mg) zu erhalten.
-
(Beispiel 5)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(carboxymethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt A>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(carboxymethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Substanz, erhalten in Beispiel 4 <Schritt A- 3> (10,0 mg) in Ethanol (320 ml) wurde eine
2N wässrige
Lösung
an Kaliumhydroxid (32,0 ml) gegeben und die Mischung wurde bei Raumtemperatur für 20 Minuten
gerührt.
Die Reaktionsmischung wurde auf einen pH von 5 eingestellt durch
Zugabe einer gesättigten
wässrigen
Lösung
an Ammoniumchlorid, und das Lösungsmittel
wurde unter vermindertem Druck abdestilliert. Der resultierende
Rückstand
wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
4:1), um die genannte Verbindung (3,3 mg) zu erhalten.
IR (*KBr)
cm–1:
3412, 3149, 1998, 1744, 1647, 1402
-
<Schritt B- 1>
-
Synthese von 1,4-Diaza-6-(t-butoxycarbonylmethoxymethyl)-4-(6-chloronaphthalen-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
in Methylenchlorid (1,4 ml) der Verbindung, erhalten in Beispiel
3 <Schritt A- 2> (85,0 mg), Benzyltriethylammoniumchlorid
(3,57 mg) und t-Butylbromacetat (0,03 ml) wurde graduell eine 50
%ige wässrige
Lösung
an Natriumhydroxid (0,43 ml) unter heftigem Rühren unter Kühlen mit
Eis hinzugegeben. Nach Rühren
der Reaktionsmischung für
40 Minuten unter Kühlen
mit Eis wurde Wasser hinzugegeben und die Reaktionsmischung wurde
mit Chloroform extrahiert. Die organische Schicht wurde mit gesättigter
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat ge trocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rest wurde durch
eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
20:1 – 15:1),
um die genannte Verbindung (53,5 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,38–8,32
(1H, m), 8,28–8,17
(2H, m), 8,00–7,89
(3H, m), 7,83–7,74
(1H, m), 7,66–7,58
(1H, m), 6,66–6,56
(2H, m), 4,42–4,28
(2H, m), 4,19 (1H, d, J = 11 Hz), 4,12 (1H, d, J = 17Hz), 4,02 (1H,
d, J = 17Hz), 3,96–3,88
(1H, m), 3,81–3,72
(1H, m), 3,53–3,17
(4H, m), 3,35 (1H, d, J = 17Hz), 3,30 (1H, d, J = 11Hz), 2,32 (1H,
d, J = 12Hz), 2,16–2,04
(1H, m), 1,96–1,82
(1H, m), 1,78–1,41
(2H, m), 1,50 (9H, s)
-
<Schritt B- 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(carboxymethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Schritt B- 1 (48 mg) wurde in Ameisensäure (1,0
ml) aufgelöst
und die Lösung
wurde über
Nacht bei Raumtemperatur gerührt.
Die Mischung wurde in Festform gebracht durch Zugabe von Diethylether
und der Überstand
wurde entfernt durch Dekantieren und im Vakuum getrocknet, um die
genannte Verbindung (35,3 mg) zu erhalten.
-
(Beispiel 6)
-
Synthese von 1,4-Diaza-6-(methoxymethyl)-4-(2-naphthalinesulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 <Schritt A- 7> (12,0 mg) in Methanol (1 ml) wurde 10
%iges Palladium- aktiver Kohlenstoff (6,0 mg) hinzugegeben. Die
Mischung wurde bei Raumtemperatur für 3 Tage unter Wasserstoffatmosphäre gerührt. Die
Reaktionsmischung wurde filtriert und das Filtrat wurde aufkonzentriert
unter vermindertem Druck. Der resultierende Rest wurde durch eine
Säulenchromatografie
mit Silicagel aufgereinigt [ChromatorexNH TM] (Eluent; n-Hexan :
Ethylacetat = 1:1), um die genannte Verbindung (8,6 mg) zu erhalten.
HRMS:
C27H30N4O5S (M+) : Berechnet:
522,1937, erhalten: 522,1949
-
(Beispiel 7)
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt A- 1>
-
Synthese von 4-[4-(t-Butoxycarbonylamino)methyl-4-hydroxypiperidin-1-yl]pyridin-1-oxid
-
Zu
einer Suspension in Isoamylalkohol (35 ml) an konventionell bekannten
Verbindungen: 4-[(t-Butoxycarbonylamino)methyl]-4-hydroxypiperidin
(2,00 g) und 4-Chlorpyridin-1-oxid
(1,12 g) wurde Natriumhydrogencarbonat (1,75 g) hinzugegeben und
die Mischung wurde unter Rückfluss
für 4 Stunden
erhitzt. Man ließ die
Reaktionsmischung abkühlen
und fügte
ihr Wasser hinzu. Die Reaktionsmischung wurde mit Methylenchlorid
extrahiert und die organische Schicht wurde gewaschen mit einer
Lösung
aus gesättigtem
Natriumchlorid und getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 9:1 – 4:1 ),
um die genannte Verbindung (1,03 g) zu erhalten.
NMR- Spektrum
(*DMSO-d6) δppm: 7,90–7,83 (2H, m), 6,92- 6,84 (2H,
m), 6,78-6,70 (1H,
m), 4,58 (1H, brs), 3,64–3,50
(2H, m), 3,17–3,04
(2H, m), 2,92 (2H, d, J = 6Hz), 1,60–1,30 (4H, m), 1,35 (9H, s)
-
<Schritt A- 2>
-
Synthese von 4-[(t-Butoxycarbonylamino)methyl]-4-hydroxy-1-(4-pyridyl)piperidin
-
Raneynickel
(katalytische Menge), hergestellt durch die Prozedur, beschrieben
in der Literatur: "Aromatic
Amine Oxide" (Eiji
Ochiai, Elsevier, Seite 189, 1967) wurde zu einer Lösung der
Verbindung, erhalten in Schritt A- 1 (300 mg) in Methanol (3 ml)
hinzugegeben. Die Mischung wurde bei Raumtemperatur für 3,5 Stunden
unter einer Wasserstoffatmosphäre
gerührt.
Der Katalysator wurde abfiltriert und das Filtrat wurde konzentriert.
Der Rückstand
wurde durch Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
4:1), um die genannte Verbindung (214 mg) zu erhalten.
NMR-
Spektrum (*DMSO-d6) δppm: 8,10 (2H, d, J = 7Hz),
6,87 (2H, d, J = 7Hz), 6,76-6,68
(1H, m), 4,55 (1H, brs), 3,78–3,65
(2H, m), 3,24–3,11
(2H, m), 2,92 (2H, d, J = 6Hz), 1,58–1,30 (4H, m), 1,35 (9H, s)
-
<Schritt A- 3>
-
Synthese von 4-(Aminomethyl)-4-hydroxy-1-(4-pyridyl)
piperidinhydrochlorid
-
Die
Verbindung, erhalten in Schritt A- 2 (175 mg) wurde aufgelöst in einer
10 %igen Salzsäure-
Methanollösung
(2 ml) und die Lösung
wurde bei Raumtemperatur für
2 Stunden gerührt.
Die Reaktionsmischung wurde konzentriert unter vermindertem Druck
und der resultierende Rückstand
wurde verfestigt durch Zugabe von Diethylether und anschließend vollständig zerrieben.
Das Lösungsmittel
wurde unter vermindertem Druck abdestilliert, um die genannte Verbindung
(160 mg) zu erhalten.
NMR- Spektrum (*DMSO-d6) δppm: 13,68
(1H, brs), 8,20 (2H, d, J = 8Hz), 8,13 (2H, brs), 7,22 (2H, d, J
= 8Hz), 5,43 (1H, s), 4,08–3,96
(2H, m), 3,52–3,32
(2H, m), 2,80 (2H, brs), 1,77–1,46
(4H, m)
-
<Schritt A- 4>
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin)-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 3> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt A- 3, anstelle
von 4-(Aminomethyl)-1-benzyl-4- hydroxypiperidin
und Chloroform- Ethanol anstelle von Toluol, um die genannte Verbindung
zu erhalten.
HRMS: C28H29CIN4O6S (M+)
: Berechnet: 584,1496, erhalten: 584,1459
-
<Schritt B- 1>
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro [bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 <Schritt A- 3> (4,00 g) in 1,2-Dichlorethane (42 ml)
wurden 1,8-Bis(N,N-dimethylamino) naphthalin (287 mg) und 1-Chloroethylchloroformiat
(1,82 ml) hinzugegeben, und die Mischung wurde unter Rückfluss
für 1 Stunde
erhitzt. Die Reaktionsmischung ließ man abkühlen, und sie wurde durch Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
8:1 ), um einen Feststoff zu erhalten. Der Feststoff (4,29 g) wurde
in Methanol aufgelöst
(43 ml), und die Lösung
wurde unter Rückfluss
für 30
Minuten erhitzt. Die Reaktionsmischung wurde konzentriert und zum
resultierenden Rückstand
wurde 1N wässrige
Lösung
an Natriumhydroxid hinzugegeben. Die Mischung wurde extrahiert mit
Methylenchlorid. Die organische Schicht wurde mit einer gesättigten
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, um die genannte Verbindung (3,47 g) zu
erhalten.
NMR- Spektrum (*CDCl3) δppm: 8,38–8,34 (1H,
m), 7,99–7,92
(3H, m), 7,82–7,76
(1H, m), 7,65–7,58
(1H, m), 4,43 (1H, d, J = 12Hz), 4,45–4,30 (2H, m), 4,27 (1H, d,
J = 12Hz), 4,19 (1H, d, J = 12Hz), 3,34 (1H, d, J = 17Hz), 3,08
(1H, d, J = 12Hz), 3,04-2,82
(2H, m), 2,77–2,61
(2H, m), 2,33 (1H, d, J = 12Hz), 2,12 (3H, s), 1,86–1,67 (2H,
m), 1,47–1,29
(2H, m)
-
<Schritt B- 2>
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 7> wurde wiederholt
durch Verwendung der Verbindung, erhalten in Schritt B- 1 (2,60
g), um die genannte Verbindung (240 mg) zu erhalten.
-
(Beispiel 8)
-
Synthese
von 1,4-Diaza-4-[6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.4.0]decan-9,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese
von 6-(Acetoxymethyl)-1,4-diaza-1'-benzyl-4-(6-chloronaphthalin-2-yl-sulfonyl)-7-oxaspiro[bicyclo[4.4.0]decan-9,4'-piperidin]-2-on
-
Zu
einer Lösung
in Toluol (1 l) der Verbindung, erhalten in Beispiel 1 <Schritt A- 2> (3,77 g) und der konventionell
bekannten Verbindung: 4-(Aminomethyl)-1-benzyl-4-(hydroxymethyl) piperidin (2,00 g)
wurden p-Toluolsulfonsäuremonohydrat
(162 mg) hinzugegeben, und die Mischung wurde unter Rückfluss
1 Stunde erhitzt unter Verwendung eines Dean Stacks. Nachdem man
die Reaktionsmischung hatte abkühlen
lassen, wurde eine gesättigte
wässrige
Lösung
an Natriumhydrogencarbonat hinzugegeben und die Mischung wurde mit
Ethylacetat extrahiert. Die organische Schicht wurde mit einer gesättigten
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, und der verbleibende Rückstand wurde durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 40:1) aufgereinigt,
um die genannte Verbindung (1,53 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,35 (1H, s), 7,97–7,90
(3H, m), 7,82–7,76
(1H, m), 7,63–7,56
(1H, m), 7,33–7,18
(5H, m), 5,03 (1H, d, J = 13Hz), 4,68 (1H, d, J = 14Hz), 4,32–4,20 (2H,
m), 4,06 (1H, d, J = 13Hz), 3,67 (1H, d, J = 12Hz), 3,54–3,43 (1H,
m), 3,46 (2H, s), 3,32 (1H, d, J = 16Hz), 2,54 (1H, d, J = 14Hz),
2,46 (1H, d, J = 12Hz), 2,45-2,35
(2H, m), 2,32–2,19
(2H, m), 2,13 (3H, s), 1,54–1,24
(4H, m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxaspiro[bicyclo[4.4.0]decan-9,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 1 (76,6 mg) in Methanol (2 ml)
wurde 1N wässrige Lösung an
Natriumhydroxid (2,84 ml) bei Raumtemperatur hinzugegeben. Die Reaktionsmischung
wurde bei Raumtemperatur für
20 Minuten gerührt,
und das Lösungsmittel
wurde abdestilliert unter vermindertem Druck. Wasser wurde zum Rückstand
hinzugegeben, und die Mischung wurde mit Methylenchlorid extrahiert.
Die organische Schicht wurde mit einer gesättigten Natriumchloridlösung gewaschen
und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde unter vermindertem
Druck abdestilliert, um die genannte Verbindung (63,1 mg) zu erhalten.
NMR-
Spektrum (*CDCl3) δppm: 8,36–8,32 (1H, m), 7,96–7,90 (3H,
m), 7,81–7,75
(1H, m), 7,63–7,57
(1H, m), 7,32- 7,18 (5H, m), 4,73–4,62 (1H, m), 4,34–4,15 (3H,
m), 3,90-3,80 (1H,
m), 3,68–3,44
(2H, m), 3,46 (2H, s), 3,34 (1H, d, J = 17Hz), 2,51 (1H, d, J =
14Hz), 2,47–2,36
(3H, m), 2,32–2,20
(2H, m), 2,14–2,07
(1H, m), 1,58–1,28
(4H, m)
-
<Schritt 3>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxaspiro[bicyclo[4.4.0]decan-9,4'-piperidin]-2-on
-
Zu
einer Lösung
in Methylenchlorid (30 ml) der Verbindung, erhalten in Schritt 2
(1,20 g), Benzyltriethylammoniumchlorid (39,0 mg) und Dimethylsulfat
(260 ml) wurde graduell eine 50 %ige wässrige Lösung an Natriumhydroxid (7,5
ml) unter heftigem Rühren
unter Kühlen
mit Eis hinzugegeben. Die Reaktionsmischung wurde bei Raumtemperatur
für 45
Minuten gerührt,
auf einen pH von 9 eingestellt mit einer gesättigten wässrigen Lösung an Ammoniumchlorid unter
Kühlen
mit Eis und wurde mit Methylenchlorid extrahiert. Die organische
Schicht wurde mit einer gesättigten
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, und der resultierende Rückstand
wurde durch Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 30:1) aufgereinigt, um
die genannte Verbindung (541 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,34 (1H, s), 7,96–7,89
(3H, m), 7,81–7,75
(1H, m), 7,62–7,56
(1H, m), 7,35–7,17
(5H, m), 4,67 (1H, d, J = 14Hz), 4,35–4,23 (2H, m), 4,04 (1H, d,
J = 11 Hz), 3,69–3,42
(5H, m), 3,47 (3H, s), 3,29 (1H, d, J = 17Hz), 2,55 (1H, d, J =
14Hz), 2,49–2,19
(5H, m), 1,58–1,23
(4H, m)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxaspiro[bicyclo[4.4.0]decan-9,4'-piperidin]-2-on-Hydrochlorid
-
Zu
einer Suspension in 1,2-Dichlorethan (10 ml) der Verbindung, erhalten
in Schritt 3 (200 mg) und 1,8-Bis(dimethylamino)naphthalin (15,0
mg) wurde 1-Chlorethylchloroformiat
(92,0 ml) hinzugegeben und die Mischung wurde unter Rückfluss
für 30
Minuten erhitzt. Man ließ die
Mischung abkühlen
und anschließend wurde
sie mit einer Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 20:1) aufgereinigt.
Das Lösungsmittel
wurde abdestilliert unter vermindertem Druck. Zu dem Rückstand
wurde Methanol (10 ml) hinzugegeben und die Mischung wurde unter
Rückfluss
für 30
Minuten erhitzt. Nachdem man die Reaktionsmischung hatte abkühlen lassen,
wurde das Lösungsmittel
abdestilliert unter vermindertem Druck und der resultierende Rückstand
wurde kristallisiert durch Zugabe von Diethylether. Der Überstand
wurde durch Dekantieren entfernt. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, um die genannte Verbindung (167 mg) zu
erhalten.
NMR- Spektrum (*DMSO-d6) δppm: 8,71
(2H, brs), 8,60 (1H, s), 8,35–8,14
(3H, m), 7,94–7,83
(1H, m), 7,80–7,68
(1H, m), 4,36 (1H, d, J = 14Hz), 4,21–4,09 (2H, m), 3,98-3,88 (2H, m), 3,77–2,72 (7H,
m), 3,32 (3H, s), 2,79 (1H, d, J = 14Hz), 2,67 (1H, d, J = 12Hz),
1,62–1,42
(4H, m)
-
<Schritt 5>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.4.0]decan-9,4'-piperidin]-2-on
-
Zu
einer Suspension in 2-Ethoxyethanol (3 ml) der Verbindung, erhalten
in Schritt 4 (50,0 mg) und 4- Chloropyridinhydrochlorid (14 mg)
wurde Düsopropylethylamin
(57,0 ml) hinzugegeben und die Mischung wurde unter Rückfluss
für 4 Stunden
erhitzt. Nachdem man die Reaktionsmischung hatte abkühlen lassen,
wurde Kaliumcarbonat (78,0 mg) hinzugegeben und die Mischung wurde
für 1 Stunde
gerührt.
Der unlösliche
Anteil wurde durch Filtration entfernt und das Filtrat wurde aufkonzentriert.
Der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 10:1 – 5:1 ).
Anschließend
wurde der Rückstand
durch eine Säulenchromatografie
mit Silicagel aufgereinigt [ChromatorexNH TM] (Eluent; Ethylacetat),
um die genannte Verbindung (7,4 mg) zu erhalten.
HRMS: C28H31CIN4O5S (M+) : Berechnet:
570,1703, erhalten: 570,1658.
-
(Beispiel 9)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von Ethyl 2-[(2,2-diethoxyethyl)amino]acetat
-
Zu
einer Suspension von Glycinethylesterhydrochlorid (1,00 g) und Bromacetaldehyddiethylacetal (1,08
ml) in N,N-Dimethylformamid (30 ml) wurden Cäsiumcarbonat (4,67 g) und Natriumiodid
(107 mg) hinzugegeben und die Mischung wurde für 4 Stunden bei 100°C gerührt. Die
Reaktionsmischung wurde auf einen pH von 2 eingestellt mit 1N Salzsäure und
mit Ethylacetat gewaschen. Die wässrige
Schicht wurde auf einen pH von 11 eingestellt mit einer 1N wässrigen
Lösung
an Natriumhydroxid und extrahiert mit Methylenchlorid. Die organische
Schicht wurde über
wasserfreiem Natriumsulfat getrocknet, und anschließend wurde
das Lösungsmittel
abdestilliert unter vermindertem Druck, um die genannte Verbindung
(860 mg) zu erhalten.
NMR- Spektrum (CDCl3) δppm: 4,63–4,57 (1H,
m), 4,24–4,14
(2H, m), 3,78–3,64
(2H, m), 3,61–3,48
(2H, m), 3,44 (2H, s), 2,76 (2H, d, J = 6Hz), 1,32–1,15 (9H,
m)
-
<Schritt 2>
-
Synthese von Ethyl-2-[(6-chloronaphthalin-2-ylsulfonyl)(2,2-diethoxyethyl)amino]acetat
-
Die
Verbindung, erhalten in Schritt 1 (504 mg) wurde suspendiert in
Methylenchlorid (20 ml) und zur Suspension wurden Triethylamin (336
ml) und anschließend
6-Chloronaphthalin-2-sulfonylchlorid
(600 mg) unter Kühlen
mit Eis hinzugegeben. Nach Rühren
der Mischung über
Nacht bei Raumtemperatur wurde eine gesättigte Natriumchloridlösung hinzugegeben,
und die Mischung wurde mit Methylenchlorid extrahiert. Die organische
Schicht wurde über
wasserfreiem Natriumsulfat getrocknet und anschließend wurde
das Lösungsmittel
abdestilliert unter vermindertem Druck. Der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatgrafie
mit Silicagel (Eluent; n-Hexan : Ethylacetat =20:1 – 4:1 ),
um die genannte Verbindung (750 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,40 (1H, s), 7,93–7,82
(4H, m), 7,55 (1H, dd, J = 2,9Hz), 4,68–4,63 (1H, m), 4,33 (2H, s),
3,96 (2H, q, J = 7Hz), 3,77–3,64
(2H, m), 3,60-3,47
(2H, m), 3,37 (2H, d, J = 6Hz), 1,23–1,13 (6H, m), 1,12–1,04 (3H,
m)
-
<Schritt 3>
-
Synthese von Ethyl 2-[(6-chloronaphthalin-2-ylsulfonyl)(formylmethyl)amino]acetat
-
Zu
einer gemischten Lösung
von Trifluoressigsäure
(5 ml), Chloroform (1,5 ml) und Wasser (2,5 ml) wurde eine Lösung der
Verbindung, erhalten in Schritt 2 (560 mg) hinzugegeben in Chloroform
(1 ml) unter Kühlen
mit Eiswasser. Nach Rühren
für 1,5
Stunden unter Kühlen
mit Eiswasser wurde die Reaktionsmischung auf einen pH von 8 eingestellt
mit einer gesättigten
wässrigen
Lösung
an Natrumhydrogencarbonat und extrahiert mit Diethylether. Die organische
Schicht wurde über
anhydridischem Natriumsulfat getrocknet, und anschließend wurde
das Solvens abdestilliert unter vermindertem Druck. Der resultierende
Rückstand
wurde durch eine Säulenchromatografie
mit Silica gel aufgereinigt (Eluent; n-Hexan : Ethylacetat = 5:1 – 2:1),
um die genannte Verbindung (240 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
9,74- 9,70 (1H, m), 8,39 (1H, s), 7,98–7,85 (3H, m), 7,85–7,78 (1H,
m), 7,62–7,53
(1H, m), 4,24–4,03
(6H, m), 1,21–1,13
(3H, m)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro-[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
in Toluol (25 ml) der Verbindung, erhalten in Schritt 3 (200 mg)
und 4-(Aminomethyl)-1-benzyl-4-hydroxypiperidin
(119 mg) wurde p-Toluolsulfonsäuremonohydrat
(5,0 mg) hinzugegeben und die Mischung wurde unter Rückfluss
für 1 Stunde
unter Verwendung eines Dean Stark erhitzt. Nachdem man die Reaktionsmischung
abkühlen
hatte lassen, wurde das Lösungsmittel
abdestilliert unter vermindertem Druck, und der resultierende Rückstand
aufgereinigt durch Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 50:1), um die
genannte Verbindung (200 mg) zu erhalten.
NMR- Spektrum (CDCl3) δppm:
8,36–8,32
(1H, m), 7,97-7,88 (3H, m), 7,81–7,74 (1H, m), 7,60 (1H, dd,
J = 2,9Hz), 7,37–7,21
(5H, m), 5,17–5,10
(1H, m), 4,41–4,24
(2H, m), 3,65 (1H, d, J = 12Hz), 3,49 (2H, s), 3,28 (1H, d, J =
17Hz), 3,16 (1H, d, J = 12Hz), 2,60-2,32 (5H, m), 1,92–1,58 (4H, m)
-
<Schritt 5>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-onhydrochlorid
-
Die
Prozedur von Beispiel 1 <Schritt
A- 6> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 4 (180 mg),
um die genannte Verbindung (162 mg) zu erhalten.
NMR- Spektrum
(DMSO-d6) δppm: 9,00–8,57 (3H, m), 8,33–8,13 (3H,
m), 7,98-7,87 (1H,
m), 7,75 (1H, dd, J = 2,9Hz), 5,16 (1H, dd, J = 4,8Hz), 4,22–4,08 (1H,
m), 4,05 (1H, d, J = 16Hz), 3,81–3,69 (1H, m), 3,62–2,78 (6H, m),
2,78–2,64
(1H, m), 2,05-1,58
(4H, m)
-
<Schritt 6>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 7> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 5 (100 mg),
um die genannte Verbindung (3,8 mg) zu erhalten.
HRMS: C25H25CIN4O4S (M+) : Berechnet:
512,1285, erhalten: 512,1310
-
(Beispiel 10)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-[2-(methylthio) pyrimidin-4-yl]
spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 2 <Schritt
1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 9 <Schritt 5>, um die genannte Verbindung
(293 mg) zu erhalten.
NMR- Spektrum (CDCl3) δppm: 8,42–8,35 (1H,
m), 8,07–7,92
(3H, m), 8,02 (1H, d, J = 6Hz), 7,84–7,76 (1H, m), 7,68–7,58 (1H,
m), 6,21 (1H, d, J = 6Nz), 5,21 (1H, dd, J = 4,9Hz), 4,45–4,34 (1H,
m), 4,33 (1H, d, J = 17Nz), 4,12–3,93 (2H, m), 3,80- 3,71 (1H, m), 3,52–3,27 (2H,
m), 3,32 (1H, d, J = 17Hz), 3,23–3,15 (1H, m), 2,48 (3H, s),
2,57-2,39 (1H, m), 2,23–1,80
(1H, m), 1,80–1,57
(3H, m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 2 <Schritt
2> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 1 (290 mg),
um die genannte Verbindung (15,0 mg) zu erhalten.
HRMS: C24H24CIN5O4S (M+) : Berechnet:
513,1237, gefunden: 513,1276
-
(Beispiel 11)
-
Synthese von 1,4-Diaza-4-((E)-4-chlorostyrylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von Ethyl 2-[((E)-4-chlorostyrylsulfonyl)(2,2-diethoxyethyl)amino]acetat
-
Die
Verbindung, erhalten in Beispiel 9 <Schritt 1> (2,46 g) wurde suspendiert in Methylenchlorid
(90 ml) und zu der Suspension wurde Triethylamin (1,56 ml) und anschließend (E)-4-Chlorostyrylsulfonylchlorid (2,26
g) unter Kühlen
mit Eis zugegeben. Die Mischung wurde bei Raumtemperatur für 4 Stunden
gerührt
und Wasser wurde dem hinzugegeben. Die Mischung wurde mit Methylenchlorid
extrahiert. Die organische Schicht wurde über anhydridischem Natriumsulfat
getrocknet und anschließend
wurde das Lösungsmittel
unter vermindertem Druck abdestilliert. Der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; n- Hexan Ethylacetat = 5:1), um die genannte
Verbindung (2,03 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
7,48–7,35
(5H, m), 6,96- 6,88 (1H, m), 4,64 (1H, t, J = 5Hz), 4,29 (2H, s),
4,17 (2H, q, J = 7Hz), 3,78–3,47
(4H, m), 3,24 (2H, d, J = 5Hz), 1,32–1,14 (9H, m)
-
<Schritt 2>
-
Synthese von Ethyl 2-[((E)-4-chlorostyrylsulfonyl)(formyimethyl)amino]acetat
-
Zu
einer gemischten Lösung
der Verbindung, erhalten in Schritt 1 (2,00 g), Chloroform (9,5
ml) und Wasser (9,5 ml) wurde Trifluoressigsäure (13,5 ml) unter Kühlen mit
Eiswasser zugegeben. Die Reaktionsmischung wurde bei Raumtemperatur
für 4 Stunden
gerührt,
auf einen pH von 8 eingestellt, mit einer gesättigten wässrigen Lösung an Natriumhydrogencarbonat
und mit Methylenchlorid extrahiert. Die organische Schicht wurde über anhydridischem
Natriumsulfat getrocknet und anschließend wurde das Lösungsmittel
abdestilliert unter vermindertem Druck. Der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie mit
Silicagel (Eluent; n-Hexan : Ethylacetat = 2:1), um die genannte
Verbindung (1,27 g) zu erhalten.
NMR- Spektrum (CDCl3) δppm:
9,68 (1H, s), 7,50–7,35
(5H, m), 6,82 (1H, d, J = 15Hz), 4,25–4,10 (6H, m), 1,32–1,21 (3H,
m)
-
<Schritt 3>
-
Synthese von 1,4-Diaza-1'-benzyl-4-((E)-4-chlorostyrylsulfonyl)-7-oxaspiro[bicyclo[4.3.0)nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
in Toluol (175 ml) der Verbindung, erhalten in Schritt 2 (1,27 g)
und 4-(Aminomethyl)-1-benzyl-4-hydroxypiperidin
(810 mg) wurde p-Toluolsulfonsäuremonohydrat
(35,0 mg) hinzugegeben und die Mischung wurde unter Rückfluss
für 1 Stunde
unter Verwendung eines Dean Stark erhitzt. Die Reaktionsmischung
ließ man
abkühlen
und das Lösungsmittel
wurde dann abdestilliert unter vermindertem Druck. Der resultierende
Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 50:1), um die
genannte Verbindung (1,08 g) zu erhalten.
NMR- Spektrum (CDCl3) δppm:
7,48 (1H, d, J = 15Hz), 7,49–7,37
(4H, m), 7,37-7,22
(5H, m), 6,63 (1H, d, J = 15Hz), 5,13 (1H, dd, J = 4,9Hz), 4,32–4,18 (2H,
m), 3,74 (1H, d, J = 12Hz), 3,56 (1H, d, J = 17Hz), 3,51 (2H, s),
3,20 (1H, d, J = 12Hz), 2,75-2,64
(1H, m), 2,61–2,36
(4H, m), 1,94–1,66
(4H, m)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-4-((E)-4-chlorostyrylsulfonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-hydrochiorid
-
Die
Prozedur von Beispiel 1 <Schritt
A- 6> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 3 (1,00 g),
um die genannte Verbindung (914 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
9,68 (2H, brs), 7,49 (1H, d, J = 15Hz), 7,58–7,31 (4H, m), 6,66 (1H, d,
J = 15Hz), 5,21–5,12
(1H, m), 4,33–4,14
(2H, m), 3,93 (1H, d, J = 12Hz), 3,59 (1H, d, J = 17Hz), 3,54–3,10 (4H, m),
3,23 (1H, d, J = 12Hz), 2,80-2,68
(1H, m), 2,35–2,00
(2H, m), 1,92–1,65
(2H, m)
-
<Schritt 5>
-
Synthese von 1,4-Diaza-4-((E)-4-chlorostyrylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 7> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 4 (350 mg),
um die genannte Verbindung (46,0 mg) zu erhalten.
HRMS: C23H25CIN4O4S (M+) : Berechnet:
488,1285, erhalten: 488,1306
-
(Beispiel 12)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 (111 mg) in Methanol (0,4
ml) wurde Methansulfonsäure
(0,01313,6 ml) hinzugegeben und die Mischung wurde für 30 Minuten
gerührt.
Die Reaktionsmischung wurde aufkonzentriert unter vermindertem Druck
und der Rückstand
wurde kristallisiert durch Zugabe von Diethylether. Der Überstand
wurde entfernt durch Dekantieren und das Lösungsmittel wurde abdestilliert unter
vermindertem Druck, um die genannte Verbindung (119 mg) zu erhalten.
-
(Beispiel 13)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxy-methyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung des (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
(111 mg), hergestellt durch das optische Auflösungsverfahren, beschrieben
in Beispiel 1 <Schritt
A- 7>, um die genannte
Verbindung (119 mg) zu erhalten.
-
(Beispiel 14)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 3 <Schritt
A- 2> (33,0 mg), um
die genannte Verbindung (38,0 mg) zu erhalten.
-
(Beispiel 15)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 4 <Schritt
A- 3> (40,0 mg), um
die genannte Verbindung (43,0 mg) zu erhalten.
-
(Beispiel 16)
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-
methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 7 <Schritt
A- 4> (33,0 mg), um
die genannte Verbindung (34,2 mg) zu erhalten.
-
(Beispiel 17)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl) spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 9 <Schritt
6> (27,8 mg), um die
genannte Verbindung (30,0 mg) zu erhalten.
-
(Beispiel 18)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 10 <Schritt
2> (31,2 mg), um die
genannte Verbindung (34,0 mg) zu erhalten.
-
(Beispiel 19)
-
Synthese von 1,4-Diaza-4-((E)-4-chlorostyrylsulfonyl)-7-oxa-1'-(4-pyridyl) spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 11 <Schritt
5> (30,6 mg), um die
genannte Verbindung (31,5 mg) zu erhalten.
-
(Beispiel 20)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 4 <Schritt
A- 1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 1 <Schritt B- 1> (4,00 g), um die genannte
Verbindung (3,90 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,36–8,31
(1H, m), 7,98–7,90
(3H, m), 7,81–7,74
(1H, m), 7,65–7,57
(1H, m), 7,40–7,24
(5H, m), 5,10 (2H, s), 4,40–4,06
(7H, m), 3,89 (1H, d, J = 10Hz), 3,78 (1H, d, J = 10Hz), 3,82–3,20 (6H,
m), 2,29 (1H, d, J = 12Hz), 2,03-1,91
(1H, m), 1,84–1,70
(1H, m), 1,46–1,24
(5H, m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-hydroxyethoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Schritt 1 (100 mg) wurde aufgelöst in einer
gemischten Lösung
an Tetrahydrofuran (1 ml) und Ethanol (1 ml), und zu dieser Lösung wurde
Lithiumchlorid (18,6 mg) gegeben, ebenso wie Natriumborhydrid (16,5
mg). Nach Rühren
bei Raumtemperatur für
3 Stunden wurde eine gesättigte
wässrige
Lösung
von Ammoniumchlorid zu der Reaktionsmischung hinzugegeben unter
Kühlen
mit Eis, gefolgt von einer Extraktion mit Methylenchlorid. Die organische
Schicht wurde mit einer gesättigten
Natriumchloridlösung gewaschen
und über
anhydridischem Natriumsulfat getrocknet. Anschließend wurde
das Lösungsmittel
abdestilliert unter vermindertem Druck und der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid: Methanol = 40:1 – 20:1),
um die genannte Verbindung (86,4 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,37–8,33
(1H, m), 7,98–7,92
(3H, m), 7,78 (1H, dd, J = 2,9Hz), 7,64–7,58 (1H, m), 7,39–7,24 (5H,
m), 5,10 (2H, s), 4,50 (1H, d, J = 12Hz), 4,38 (1H, d, J = 17Hz),
4,21 (1H, d, J = 12Hz), 3,86 (1H, d, J = 10Hz), 3,83–3,26 (9H,
m), 3,60 (1H, d, J = 10Hz), 3,13 (1H, d, J = 12Hz), 2,40–2,33 (1H,
m), 2,24 (1H, d, J = 12Hz), 1,90–1,70 (2H, m), 1,46–1,33 (2H,
m)
-
<Schritt 3>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-
methoxyethoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
B- 2> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 2 (50 mg),
um die genannte Verbindung (35 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,36–8,32
(1H, m), 7,98–7,90
(3H, m), 7,80–7,74
(1H, m), 7,61 (1H, dd, J = 2,9Hz), 7,40–7,26 (5H, m), 5,10 (2H, s),
4,40–4,26
(2H, m), 4,13 (1H, d, J = 11 Hz), 3,36 (3H, s), 3,82–3,20 (12H,
m), 2,27 (1H, d, J = 12Hz), 1,98-1,66
(2H, m), 1,46–1,30
(2H, m)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-
methoxyethoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
B– 3> wurde wiederholt unter
Verwendung der Verbindung, erhalten in Schritt 3 (2,00 g), um die
genannte Verbindung (1,54 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,38–8,32
(1H, m), 7,99–7,91
(3H, m), 7,81–7,75
(1H, m), 7,64–7,58
(1H, m), 4,39–4,16
(3H, m), 3,80–3,66
(4H, m), 3,60–3,51
(2H, m), 3,37 (3H, s), 3,31 (1H, d, J = 17Hz), 3,17 (1H, d, J =
11 Hz), 3,10–2,99
(1H, m), 2,96-2,84
(1H, m), 2,76–2,60
(2H, m), 2,27 (1H, d, J = 12Hz), 1,96–1,62 (2H, m), 1,48-1,27 (2H, m)
-
<Schritt 5>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
in Ethanol (14 mg) der Verbindung, erhalten in Schritt 4 (700 mg)
und 4- Chloropyridinhydrochlorid (201 mg) wurde Düsopropylethylamin
(1,17 ml) hinzugegeben und die Reaktionsmischung wurde in einer
versiegelten Phiole bei 150°C
für 15
Stunden gerührt.
Die Reaktionsmischung ließ man
zum Abkühlen
stehen und sie wurde anschließend
aufkonzentriert. Der resultierende Rückstand wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
20:1 – 10:1),
um die genannte Verbindung (140 mg) zu erhalten.
HRMS: C29H33CIN4O6S (M+) : Berechnet:
600,1809, erhalten: 600,1785
-
(Beispiel 21)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 20 <Schritt
5> (50,0 mg), um die
genannte Verbindung (59,3 mg) zu erhalten.
-
(Beispiel 22)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-hydroxyethoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 20 <Schritt
2> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 4 <Schritt A- 3> (50,0 mg), um die
genannte Verbindung (39,2 mg) zu erhalten.
HRMS: C28H31CIN4O6S
(M+) : Berechnet: 586,1652, erhalten: 586,1685
-
(Beispiel 23)
-
Synthese von 4-[1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-2-oxospiro[bicyclo[4.3.0]nonan-8,4'-piperidin-1'-yl]]-1-methylpyridinium
p-toluolsulfonat
-
Die
Verbindung, erhalten in Beispiel 1 <Schritt A- 7> wurde aufgelöst in einer gemischten Lösung von Methanol
(2 ml) – Chloroform
(1 ml) und zur Lösung
wurde Silicagel (50 mg) ebenso wie Methyl-p-toluolsulfonat (36,8
mg) hinzugegeben. Anschließend
wurde die Mischung unter Rückfluss
den ganzen Tag lang erhitzt. Die Reaktionsmischung wurde unter vermindertem
Druck aufkonzentriert und der resultierende Rückstand wurde durch Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
10:1 – 5:1 ),
um die genannte Verbindung (65,3 mg) zu erhalten.
IR (KBr)
cm–1:
3435, 3066, 1657, 1554, 1205, 1122
-
(Beispiel 24)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 <Schritt A- 7> (100 mg) in Tetrahydrofuran (2 ml) wurde
ein Komplex an Boran- Tetrahydrofuran (1,0 N Tetrahydrofuranlösung, 0,54
ml) unter Kühlen
mit Eis hinzugegeben. Nach Rühren
der Mischung für
1 Stunde unter Kühlen
mit Eis wurde eine 10 %ige Lösung
an Salzsäure-
Methanol hinzugegeben und die Mischung wurde für 15 Minuten unter Kühlen mit
Eis gerührt.
Das Lösungsmittel
wurde abdestilliert unter vermindertem Druck. Der resultierende
Rückstand
wurde auf einen pH von 9 eingestellt mit einer gesättigten
wässrigen
Lösung
an Natriumhydrogencarbonat und mit Methylenchlorid extrahiert. Die
organische Schicht wurde mit einer gesättigten Natriumchloridlösung gewaschen
und über
anhydridischem Natriumsulfat getrocknet. Anschließend wurde
das Lösungsmittel
abdestilliert unter vermindertem Druck. Der resultierende Rückstand
wurde durch eine Dünnschichtchromatografie
aufgereinigt (Entwickler: Methylenchlorid : Methanol = 10:1), um
die genannte Verbindung (14,6 mg) zu erhalten.
-
(Beispiel 25)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-6-carboxy-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 <Schritt B- 1 > (6834,0 g) in Methylenchlorid (68340
ml) wurde 4- Hydroxy-2,2,6,6-tetramethylpiperidin-1-oxylbenzoat
hinzugegeben sowie ein freies Radikal (314 mg). Eine 5 %ige wässrige Lösung an
Natriumhydrogencarbonat (1,36 ml) wurde hinzugegeben und zwar tropfenweise
unter Kühlen
mit Eis und Bleichpulver (54,0 g) wurde hinzugegeben. Die Mischung
wurde heftig für
1,5 Stunden unter Kühlen
mit Eis gerührt,
auf einen pH von 1 eingestellt mit 1N Salzsäure und mit Methylenchlorid
extrahiert. Die organische Schicht wurde mit Wasser und einer gesättigten
Natriumchloridlösung
gewaschen und über
anhydridischem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, um die genannte Verbindung (62,7 g) zu
erhalten.
NMR- Spektrum (*CD3OD) δppm: 8,52–8,44 (1H,
m), 8,15–7,97
(3H, m), 7,83 (1H, dd, J = 2,9Hz), 7,63 (1H, dd, J = 2,9Hz), 7,41–7,25 (5H,
m), 5,08 (2H, s), 4,69–4,61
(1H, m), 4,18 (1H, d, J = 17Hz), 4,03 (1H, d, J = 12Hz), 3,82–3,64 (2H,
m), 3,57–3,17
(3H, m), 3,44 (1H, d, J = 17Hz), 2,79–2,66 (1H, m), 1,87–1,39 (4H,
m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-1'-(benzyloxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)- 6-(ethoxycarbonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 1 (62,7g) in Pyridin (640 ml)
wurde Ethanol (58,4 ml) gegeben. Nach gradueller Zugabe von p-Toluolsulfonylchlorid
(97,3 g) unter Rühren
unter Kühlen
mit Eis wurde die Reaktionsmischung bei Raumtemperatur für 4 Stunden
gerührt.
Nach Zugabe von Eiswasser wurde die Reaktionsmischung extrahiert
mit Ethylacetat. Die organische Schicht wurde mit Wasser gewaschen,
mit verdünnter
Salzsäure
und einer gesättigten
Natriumchloridlösung
und anschließend über anhydridischem
Natriumsulfat getrocknet. Das Lösungsmittel
wurde abdestilliert unter vermindertem Druck und der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; n-Hexan : Ethylacetat = 3:1 – 2:1 ),
um die genannte Verbindung (40,1 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,35 (1H, s), 7,99–7,87
(3H, m), 7,80–7,72
(1H, m), 7,65–7,56
(1H, m), 7,40–7,28
(5H, m), 5,10 (2H, s), 4,75 (1H, d, J = 12Hz), 4,38-4,18 (3H, m), 4,07
(1H, d, J = 12Hz), 3,81–3,58 (2H,
m), 3,48–3,22
(4H, m), 2,45 (1H, d, J = 12Hz), 1,75–1,60 (2H, m), 1,56–1,42 (2H,
m), 1,39–1,30
(3H, m)
-
<Schritt 3>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxaspiro [bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
B–3> wurde wiederholt unter
Verwendung der Verbindung, erhalten in Schritt 2 (40,0 g), um die
genannte Verbindung (29,7 g) zu erhalten.
NMR- Spektrum (CDCl3) δppm:
8,38–8,31
(1H, m), 8,01-7,85 (3H, m), 7,77 (1H, dd, J = 2,9Hz), 7,61 (1H,
dd, J = 2,9Hz), 4,74 (1H, d, J11 = Hz?), 4,38–4,17 (3H, m), 4,11 (1H, d,
J = 12H), 3,41–3,26
(2H, m), 3,16–2,77 (4H,
m), 2,45 (1H, d, J = 11Hz), 1,90-1,45
(4H, m), 1,34 (3H, t, J = 7Hz)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 20 <Schritt
5> wurde wiederholt
durch Verwendung der Verbindung, erhalten in Schritt 3 (30,0 g),
um die genannte Verbindung (14,2 g) zu erhalten.
HRMS: C28H29CIN4O6S (M+) : Berechnet:
584,1496, erhalten: 584,1532
-
(Beispiel 26)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt durch Verwendung der Verbindung,
erhalten in Beispiel 25 <Schritt
4> (56,0 mg), um die
genannte Verbindung (58,9 mg) zu erhalten.
-
(Beispiel 27)
-
Synthese von 1,4-Diaza-6-carboxy-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 25 <Schritt 4> (400 mg) in Methanol (9,6 ml) wurde 1N
wässrige
Lösung
an Natriumhydroxid zugegeben (2,74 ml) und zwar unter Kühlen mit
Eis, und die Mischung wurde bei Raumtemperatur für 1 Stunde gerührt. Nach
Einstellen der Mischung auf einen pH- Wert von 4 mit 1N Salzsäure wurde
die ausgefällte
Festsubstanz durch Filtration gesammelt, mit Wasser gewaschen und
im Vakuum getrocknet, um die genannte Verbindung (335 mg) zu erhalten.
IR
(KBr) cm–1:
1666, 1647, 1537, 1460, 1350, 1169, 698
-
(Beispiel 28)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 27 (20,0 mg) in Pyridin (0,20
ml) wurde Methanol (0,015 ml) hinzugegeben. Nach schrittweiser Zugabe
von p-Toluolsulfonylchlorid
(34,2 mg) wurde die Mischung bei Raumtemperatur für 0,5 Stunden
gerührt.
Nach Zugabe der gesättigten
wässrigen
Lösung
von Natriumhydrogencarbonat wurde die Reaktionsmischung extrahiert
mit Methylenchlorid und die organische Schicht wurde über wasserfreiem
Natriumsulfat getrocknet. Das Lösungsmittel
wurde abdestilliert unter vermindertem Druck und der resultierende
Rückstand
wurde durch Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
15:1-10:1), um die genannte Verbindung (17,1 mg) zu erhalten.
IR
(KBr) cm–1:
1751, 1678, 1597, 1350, 1165, 1080
-
(Beispiel 29)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(isopropoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 27 (20 mg) und der Verwendung von Isopropylalkohol
(0,028 ml) anstelle von Methanol, um die genannte Verbindung (18,1
mg) zu erhalten.
HRMS: C29H31CIN4O6S
(M+) : Berechnet: 598,1652, erhalten: 598,1668
-
(Beispiel 30)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-6-(propoxycarbonyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 27 (20 mg) und unter Verwendung von n-Propylalkohol
(0,026 ml) anstelle von Methanol, um die genannte Verbindung (15,3
mg) zu erhalten.
HRMS: C29H31CIN4O6S
(M+) : Berechnet: 598,1652, erhalten: 598,1625
-
(Beispiel 31)
-
Synthese von 6-(Allyloxycarbonyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 27 (20 mg) und unter Verwendung von Allylalkohol
(0,025 ml) anstelle von Methanol, um die genannte Verbindung zu
erhalten.
IR (KBr) cm–1: 1747, 1678, 1597,
1350, 1167, 972
-
(Beispiel 32)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 27 (20 mg) und unter Verwendung von 2- Methoxyethanol
(0,028 ml) anstelle von Methanol, um die genannte Verbindung (13,1
mg) zu erhalten.
HRMS: C29H31CIN4O7S
(M+) : Berechnet: 614,1602, erhalten: 614,1597
-
(Beispiel 33)
-
Synthese von 1,4-Diaza-6-(t-
butoxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Dioxan
(1,0 ml), fest geworden in einem gekühlten Bad, das auf –20°C gekühlt worden
war, wurde mit konzentrierter Schwefelsäure (0,1 ml) versetzt. Die
Mischung wurde auf Raumtemperatur erwärmt, um eine homogene Lösung zu
erhalten. Man ließ die
Lösung
erneut in dem Bad, das auf –20°C abgekühlt wurde,
fest werden und die erhaltene Verbindung in Beispiel 27 (18,0 mg)
wurde hinzugegeben. Die Mischung wurde auf Raumtemperatur erwärmt, um
eine homogene Lösung
zu erhalten, welche in einem Bad, das auf –20°C gekühlt wurde, verfestigt wurde.
Nach Zugabe von flüssigem
Isobutylen (0,7 ml) wurde die Mischung in einer versiegelten Phiole
bei Raumtemperatur 5 Stunden gerührt.
Eine gesättigte
wässrige
Lösung
an Natriumhydrogencarbonat wurde zur Reaktionsmischung hinzugegeben,
gefolgt von einer Extraktion von Methylenchlorid. Die organische
Schicht wurde mit gesättigter
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde durch Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol = 15:1),
um die genannte Verbindung (17,1 mg) zu erhalten.
HRMS: C3OH33CIN4O6S (M+) : Berechnet:
612,1809, erhalten: 612,1786
-
(Beispiel 34)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-[1-(ethoxycarbonyloxy)ethoxycarbonyl]-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 27 (42,0 mg) in N,N- Dimethylformamid
(2,1 ml) wurde Triethylamin (0,063 ml) und 1-Iodochlorethylethylcarbonat
(0,0164 ml) hinzugegeben, und die Mischung wurde bei Raumtemperatur
für 2 Tage
gerührt.
Nach Zugabe von Wasser zur Reaktionsmischung und nach Extraktion
mit Methylenchlorid wurde die organische Schicht mit einer gesättigten
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid Methanol = 15:1),
um die genannte Verbindung (11,6 mg) zu erhalten.
IR (KBr)
cm–1:
1765, 1670, 1645, 1599, 1543, 1167
-
(Beispiel 35)
-
Synthese von (+)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
und (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Beispiel 25 <Schritt 4> wurde optisch aufgelöst per HPLC [die verwendete Säule von
Daicel Chiralcel OD, hergestellt durch Daicel Chemical Industries,
Ltd., 0,46 cm × 25
cm; Eluent; n-Hexan : Ethanol = 1:1; Flussrate, 1,0 ml/min, Detektionswellenlänge, 254
nm] , um die (+)- Form der genannten Verbindung zu erhalten [Retentionszeit:
12,7 min, [α] 33 D + 99,7 (c1,000,
Ethanol], ebenso wie die (-)-Form der
genannten Verbindung [Retentionszeit: 14,9 min, [α]33 D – 99,3 (c1,000,
Ethanol].
-
Zusätzlich zu
einer Lösung
der Verbindung, erhalten in Beispiel 25 <Schritt 4> (845 mg) in Methanol (20 ml) wurde (-)-O,O'-Diberizoyl-LD- Weinsäure (543
mg) zugegeben und die Mischung wurde bei Raumtemperatur für 1 Stunde
gerührt.
Der Niederschlag wurde durch Filtration gesammelt und luftgetrocknet.
Die so erhaltenen Kristalle (598 mg) wurden in Methanol (15 ml)
suspendiert und unter Rückfluss
für 10
Minuten erhitzt. Nachdem man die Suspension hatte abkühlen lassen,
wurde der Niederschlag durch Filtration eingesammelt und luftgetrocknet.
Die so erhaltenen Kristalle (386 mg) wurden aufgelöst in einer
gesättigten
wässrigen Lösung von
Natriumhydrogencarbonat und extrahiert mit Methylenchlorid. Die
organische Schicht wurde über wasserfreiem
Natriumsulfat getrocknet und das Lösungsmittel wurde abdestilliert
unter vermindertem Druck, um dadurch die (-)-Form der genannten
Verbindung zu erhalten (230 mg, 97,2% ee). Die gleiche Prozedur
wurde wiederholt unter Verwendung von (+)-O,O'-Dibenzoyl-D-Weinsäure, um die (+)-Form der genannten
Verbindung zu erhalten.
(+)-Form: HRMS: C28H29CIN4O6S
(M+) : Berechnet: 584,1496, erhalten: 584,1462
(-)-Form:
HRMS: C28H29CIN4O6S (M+)
: Berechnet: 584,1496, erhalten: 584,1540
-
(Beispiel 36)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperid in]-2-on-methanesulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der (-)-
Form der Verbindung, erhalten in Beispiel 35 (100 mg), um die genannte
Verbindung (104 mg) zu erhalten.
-
(Beispiel 37)
-
Synthese von (-)-1,4-Diaza-6-carboxy-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur des Beispiels 27 wurde wiederholt unter Verwendung der
Verbindung, erhalten in Beispiel 35 (1,80 g), um die genannte Verbindung
(1,63 g) zu erhalten.
IR (KBr) cm–1:
1664, 1647, 1543, 1460, 1350, 1169
-
(Beispiel 38)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 37 (160 mg), um die genannte Verbindung (153
mg) zu erhalten.
IR (KBr) cm–1:
1749, 1678, 1599, 1349
-
(Beispiel 39)
-
Synthese
von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(isopropoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
Die Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der
Verbindung, erhalten in Beispiel 37 (150 mg) und unter Verwendung
von Isopropylalkohol (0,206 ml) anstelle von Methanol, um die genannte
Verbindung (147,7 mg) zu erhalten.
HRMS: C29H31CIN4O6S
(M+) : Berechnet: 598,1652, erhalten: 598,1667
-
(Beispiel 40)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-6-(propoxycarbonyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 37 (170 mg) und unter Verwendung von n- Propylalkohol
(0,023 ml) anstelle von Methanol, um die genannte Verbindung (158
mg) zu erhalten.
HRMS: C29H31CIN4O6S
(M+) : Berechnet: 598,1652, erhalten: 598,1666
-
(Beispiel 41)
-
Synthese von (-)-6-(Allyloxycarbonyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 37 (160 mg) und unter Verwendung von Allylalkohol
(0,196 ml) anstelle von Methanol, um die genannte Verbindung (158
mg) zu erhalten.
IR (KBr) cm–1:
1747, 1678, 1597, 1419, 1352
-
(Beispiel 42)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 28 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 37 (180 mg) und unter Verwendung von 2- Methoxyethanol
(0,255 ml) anstelle von Methanol, um die genannte Verbindung (178,6
mg) zu erhalten.
HRMS: C29H31CIN4O7S
(M+) : Berechnet: 614,1602, erhalten: 614,1572
-
(Beispiel 43)
-
Synthese von (-)-1,4-Diaza-6-(t-butoxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 33 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 37 (160 mg), um die genannte Verbindung (146
mg) zu erhalten.
IR (KBr) cm–1:
1738, 1678, 1597, 1352, 1157, 1132
-
(Beispiel 44)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 38 (110 mg), um die genannte Verbindung (12
mg) zu erhalten.
-
(Beispiel 45)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(isopropoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 39 (110 mg), um die genannte Verbindung (125
mg) zu erhalten.
-
(Beispiel 46)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-6-(propoxycarbonyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 40 (110 mg), um die genannte Verbindung (126
mg) zu erhalten.
-
(Beispiel 47)
-
Synthese von (-)-6-(Allyloxycarbonyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 41 (110 mg), um die genannte Verbindung (129
mg) zu erhalten.
-
(Beispiel 48)
-
Synthese von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(2-methoxyethoxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]–2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 42 (110 mg), um die genannte Verbindung (127
mg) zu erhalten.
-
(Beispiel 49)
-
Synthese von (-)-1,4-Diaza-6-(t-butoxycarbonyl)-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 43 (119 mg), um die genannte Verbindung (137
mg) zu erhalten.
-
(Beispiel 50)
-
Synthese von Ammonium-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-carboxylat
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 25 <Schritt 4> (100 mg) in Methanol (2,4 ml) wurde 1N
wässrige
Lösung
an Natriumhydroxid (0,684 ml) bei Raumtemperatur zugegeben. Die
Mischung wurde für
1 Stunde gerührt
und auf einen pH von 2-3 eingestellt und zwar mit 1N Salzsäure. Anschließend wurde
das Lösungsmittel
abdestilliert unter vermindertem Druck und der resultierende Rückstand
wurde aufgelöst
in Methanol (5 ml) und ein Ionen- Austausch- Harz MSC–1 (100–200 mesh,
H- Form, hergestellt von Muromachi Chemicals Inc., 2,0 g) wurde
hinzugegeben und die Mischung wurde für 30 Minuten gerührt. Das
Harz wurde eingesammelt durch Filtration, gewaschen mit Methanol
zu einer Lösung
von 2N Ammoniak-Methanol (5 ml) zugegeben. Die Mischung wurde für 30 Minuten
gerührt.
Die Lösung,
erhalten durch Abfiltrieren des Harzes wurde aufkonzentriert unter
vermindertem Druck, um die genannte Verbindung (54,8 mg) zu erhalten.
IR
(KBr) cm–1:
1657, 1628, 1601, 1396, 1348, 1169
-
(Beispiel 51)
-
Synthese von (+)-Ammonium-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-carboxylat
und (-)-Ammonium-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-carboxylat
-
Die
Prozedur von Beispiel 50 wurde wiederholt unter Verwendung der (+)-
Form der Verbindung, erhalten in Beispiel 35 (40,0 mg), um die (+)-Form
der genannten Verbindung (20,5 mg) zu erhalten.
IR (KBr) cm–1:
1626, 1603, 1398, 1348, 1169
-
Des
Weiteren wurde die Prozedur von Beispiel 50 wiederholt unter Verwendung
der ()-Form der
Verbindung, erhalten in Beispiel 35 (55,0 mg), um die (-)-Form der
genannten Verbindung (28,3 mg) zu erhalten.
IR (KBr) cm–1:
1657, 1626, 1603, 1396, 1348, 1169
-
(Beispiel 52)
-
Synthese von 4-[1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-2-exospiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-1'-yl]-1-ethylpyridinium-p-toluolsulfonat
-
Die
Prozedur von Beispiel 23 wurde wiederholt unter Verwendung der (-)-
Form der Verbindung, erhalten in Beispiel 35 und unter Verwendung
von Ethyl-p-toluolsulfonat anstelle von Methyl-p-toluolsulfonat,
um die genannte Verbindung zu erhalten.
IR (KBr) cm–1:
3064, 1676, 1649, 1349, 1221, 1192, 1169, 1124, 1012
-
Die
Prozeduren der Beispiele 36 und 52 können wiederholt werden unter
Verwendung der (+)- Form, erhalten in Beispiel 35, um dadurch die
entsprechenden (+)-Körper
zu erhalten. Des Weiteren können
die Prozeduren der Beispiele 37 und 38 – 49 wiederholt werden, um
die entsprechenden (+)-Körper
zu erhalten.
-
(Beispiel 53)
-
Synthese von 1'-(4-Amidinophenyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-1'-(4-cyanophenyl)-6-(methoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 <Schritt B- 3> (50,0 mg), in 1,3-Dimethyl-2-imidazolidon (1 ml) wurden
4-Fluorbenzonitril (18,9 mg) hinzugegeben sowie Düsopropylethylamin
(20,2 mg). Die Mischung wurde unter Rückfluss von 150°C bis 160°C für 4 Stunden
erhitzt. Nachdem man die Reaktionsmischung hatte abkühlen lassen,
wurde Wasser hinzugegeben und die Reaktionsmischung wurde mit Ethylacetat
extrahiert. Die organische Schicht wurde mit Wasser gewaschen sowie
mit gesättigter
Natriumchloridlösung und über wasserfreiem
Natriumsulfat getrocknet. Das Lösungsmittel
wurde unter vermindertem Druck abdestilliert und der resultierende
Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid Methanol = 25:1), um die
genannte Verbindung (25,0 mg) zu erhalten.
NMR- Spektrum (CDCl3) δppm:
8,36 (1H, s), 7,99–7,90
(3H, m), 7,82-7,74 (1H, m), 7,65–7,56 (1H, m), 7,45 (2H, d,
J = 9Hz), 6,81 (2H, d, J = 9Hz), 4,42–4,29 (2H, m), 4,21 (1H, d,
J = 12Hz), 3,67 (1H, d, J = 10Hz), 3,61 (1H, d, J = 10Hz), 3,43
(3H, s), 3,50-3,16
(5H, m), 3,21 (1H, d, J = 12Hz), 2,31 (1H, d, J = 12Hz), 2,08–1,80 (2H,
m), 1,58-1,46 (2H,
m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-1'-(4-ethoxyimidoylphenyl)-6-(methoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Verbindung, erhalten in Schritt 1 (24,0 mg) wurde aufgelöst in einer
Lösung
von 20 % Salzsäure- Ethanol
(2 ml) und die Lösung
wurde bei Raumtemperatur für
3 Stunden gerührt.
Anschließend
wurde die Reaktionsmischung unter vermindertem Druck aufkonzentriert.
Zum resultierenden Rückstand
wurde eine gesättigte
wässrige
Lösung
von Natriumhydrogencarbonat hinzugegeben und die Mischung wurde
extrahiert mit Methylenchlorid und die organische Schicht wurde
mit gesättigter
Natriumchloridlösung
gewaschen und über wasserfreiem
Natriumsulfat getrocknet. Das Lösungsmittel
wurde abdestilliert unter vermindertem Druck und der resultierende
Rückstand
wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
25:1), um die genannte Verbindung (16,8 mg) zu erhalten.
NMR-
Spektrum (*CDCl3) δppm: 8,38–8,33 (1H, m), 7,99–7,91 (3H,
m), 7,82–7,76
(1H, m), 7,66–7,58
(3H, m), 6,87- 6,80 (2H, m), 4,42–4,18 (5H, m), 3,67 (1H, d,
J = 10Hz), 3,61 (1H, d, J = 10Hz), 3,43 (3H, s), 3,48–3,16 (6H,
m), 2,29 (1H, d, J = 12Hz), 2,08-1,84
(2H, m), 1,58–1,50
(2H, m), 1,44–1,36
(3H, m)
-
<Schritt 3>
-
Synthese von 1'-(4-Amidinophenyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 2 (16,8 mg), in Ethanol (2 ml)
wurde ein Überschuss
an Ammoniumacetat hinzugefügt
und die Mischung wurde unter Rückfluss
bei Raumtemperatur für
13 Stunden erhitzt. Nach Rühren
wurde die Reaktionsmischung konzentriert unter vermindertem Druck.
Zum resultierenden Rückstand
wurde eine gesättigte
wässrige
Lösung
an Natriumhydrogencarbonat hinzugegeben und die Mischung wurde mit
Methylenchlorid extrahiert. Anschließend wurde die organische Schicht
mit einer gesättigten
Natriumchloridlösung
gewaschen und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde suspendiert in
Methylenchlorid und einer Nutsch- Filtration unterzogen. Anschließend wurde
das Filtrat konzentriert unter vermindertem Druck, um die genannte
Verbindung (4,7 mg) zu erhalten.
-
(Beispiel 54)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridylmethyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 <Schritt B- 3>, (50,0 mg) in Methylenchlorid (1,0 ml)
wurden 3A-Molekularsiebe (15 mg), 4-Pyridincarboxyaldehyd (12,2 mg) und
Essigsäure
(18,1 mg) hinzugefügt,
und die Mischung wurde gerührt
bei Raumtemperatur 30 Minuten. Anschließend wurde Natriumtriacetoxyborhydrid
(55,1 mg) unter Kühlen
mit Eis hinzugeben. Die Mischung wurde bei Raumtemperatur für 8 Stunden
gerührt.
Nach Zugabe von 10 %iger Salzsäure-Methanol zur Reaktionsmischung
und nach Rühren für 10 Minuten
wurde die Reaktionsmischung eingestellt auf einen pH- Wert von 9
mit einer gesättigten
wässrigen
Lösung
von Natriumhydrogencarbonat. Der unlösliche Anteil wurde entfernt
durch Filtration, worauf eine Extraktion mit Methylenchlorid folgte.
Die organische Schicht wurde mit gesättigter Natriumchloridlösung gewaschen
und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel [ChromatorexNH TM ] (Eluent; Methylenchlorid : Methanol
= 400:1), um die genannte Verbindung (51,2 mg) zu erhalten.
HRMS:
C28H31CIN4O5S (M+)
: Berechnet: 570,1703, erhalten: 570,1716
-
(Beispiel 55)
-
Synthese von 4-[1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-2-oxospiro
[bicyclo[4.3.0]nonan-8,4'-piperidin]-1'-yl] pyridin1-oxid
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1, (50,0 mg) in Ethanol (1
ml) wurden 4-Chlorpyridin-N-oxid (16,2 mg) und Düsopropylethylamin (26,9 mg)
hinzugegeben, und die Mischung wurde erhitzt unter Rühren in
einer versiegelten Phiole bei 150°C
bis 160°C
für 18
Stunden. Die Reaktionsmischung wurde aufkonzentriert unter vermindertem
Druck und der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 10:1), um die
genannte Verbindung (8,7 mg) zu erhalten.
IR (KBr) cm–1:
2925, 1658, 1506, 1346, 1165
-
(Beispiel 56)
-
Synthese von 1'- Acetimidoyl–1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 1 <Schritt B- 3>, (100 mg) in Ethanol (4 ml) wurden Ethylacetimidathydrochlorid
(60,9 mg) und Triethylamin (0,093 ml) hinzugegeben, und die Mischung
wurde über
Nacht bei Raumtemperatur gerührt.
Die Reaktionsmischung wurde konzentriert unter vermindertem Druck
und der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 10:1), um die
genannte Verbindung (97 mg) zu erhalten.
IR (KBr) cm–1:
3422, 2817, 1670, 1454, 1419, 1350, 1169
-
(Beispiel 57)
-
Synthese von 1'-Acetimidoyl-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 56 (40,0 mg), um die genannte Verbindung (43,7
mg) zu erhalten.
-
(Beispiel 58)
-
Synthese von 6-(Aminomethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4- pyridyi)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-6-(phthalimidoylmethyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
von Phthalimid (4,88 g) und Triphenylphosphin (8,69 g) in Methylenchlorid
(150 ml) wurde tropfenweise Diethylazodicarboxylat (40 % Toluollösung, 10,0
ml) unter Kühlen
mit Eis hinzugegeben. Anschließend
wurde die Verbindung, erhalten in Beispiel 3 <Schritt A- 2> (3,0 g) hinzugegeben und die Mischung
wurde über
Nacht bei Raumtemperatur gerührt.
Nach Zugabe einer gesättigten
wässrigen
Lösung
an Natriumhydrogencarbonat zu der Reaktionsmischung und nach Extrahieren
mit Methylenchlorid, wurde die organische Lösung gewaschen mit Wasser sowie
mit einer gesättigten
Natriumchloridlösung
und wurde über wasserfreiem
Natriumsulfat getrocknet. Das Lösungsmittel
wurde abdestilliert unter vermindertem Druck und der resultierende
Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 19:1), um die
genannte Verbindung (2,5 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,44–8,41
(1H, m), 8,25–8,18
(2H, m), 8,00–7,75
(8H, m), 7,62 (1H, dd, J = 2,9Hz), 6,65–6,51 (2H, m), 4,58–4,51 (1H,
m), 4,39–4,24
(2H, m), 4,19 (1H, d, J = 15Hz), 4,09 (1H, d, J = 15Hz), 3,44 (1H,
d, J = 17Hz), 3,44–3,16
(4H, m), 3,04 (1H, d, J = 12Hz), 2,45–2,38 (1H, m), 1,89–1,62 (2H,
m), 1,47–1,40
(2H, m)
-
<Schritt 2>
-
Synthese von 6-(Aminomethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 1, (2,45 g) in Ethanol (50 ml)
wurde Hydrazinmonohydrat (0,37 ml) gegeben und die Mischung wurde
erhitzt unter Rückfluss für 16 Stunden.
Die Reaktionsmischung wurde konzentriert unter vermindertem Druck
und der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 4:1), um die
genannte Verbindung (1,432,5 g) zu erhalten.
IR (KBr) cm–1:
3395, 2920, 2360, 1666, 1597, 1348, 1167
-
(Beispiel 59)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylaminomethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 58 <Schritt 2> (50,0 mg) und Triethylamin (0,02 ml)
in Methylenchlorid (1 ml) wurde Ethylchloroformiat (12 mg) unter
Kühlen
mit Eis hinzugegeben und die Mischung wurde gerührt bei Raumtemperatur 2 Tage.
Nach Zugabe einer gesättigten
wässrigen
Lösung
von Natriumhydrogencarbonat zu der Reaktionsmischung nach Extrahieren
mit Methylenchlorid wurde die organische Schicht gewaschen mit einer
gesättigten
Natriumchloridlösung
und wurde über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 50:1), um die
genannte Verbindung (49,4 mg) zu erhalten.
IR (KBr) cm–1:
3419, 2941, 1718, 1672, 1599, 1350, 1242, 1169
-
(Beispiel 60)
-
Synthese
von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonylmethylaminomethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
von Oxalyldichlorid (0,16 ml) in Methylenchlorid (7 ml) wurde graduell
tropfenweise eine Lösung
von Dimethylsulfoxid (0,29 ml) in Methylenchlorid (7 ml) bei –75°C bis –70°C hinzugegeben.
Anschließend
wurde eine Lösung
der Verbindung, er halten in Beispiel 3 <Schritt A- 2>, (500 mg) in Methylenchlorid (7 ml) stufenweise
zu dieser Mischung bei der gleichen Temperatur hinzugegeben. Nach
Rühren
der Reaktionsmischung bei –60°C bis –50°C für 4 Stunden
wurde Triethylamin (0,77 ml) tropfenweise hinzugegeben. Die Reaktionsmischung
wurde auf Raumtemperatur aufgewärmt
und Wasser wurde zugegeben. Die Mischung wurde extrahiert mit Methylenchlorid.
Die organische Schicht wurde gewaschen mit Wasser und gesättigter Natriumchloridlösung, und
getrocknet über
wasserfreiem Natriumsulfat. Der amorphe Inhalt (450 mg), erhalten durch
Abdestillieren des Solvens unter vermindertem Druck, wurde aufgelöst in Methylenchlorid
(1,3 ml) und zur Lösung
wurden Glycinethylesterhydrochlorid (50,4 mg) und Essigsäure (0,03
ml) hinzugegeben. Anschließend
wurde Natriumtriacetoxyborhydrid (127 mg) hinzugefügt und zwar
unter Kühlen
mit Eis und die Mischung wurde gerührt bei Raumtemperatur für 8 Stunden.
Nach Zugabe von einer gesättigten
wässrigen
Lösung
an Natriumhydrogencarbonat zur Reaktionsmischung und nach Extrahieren
mit Methylenchlorid wurde die organische Schicht mit Wasser gewaschen
und mit einer gesättigten
Natriumchloridlösung
und wurde über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Silicagelsäulenchromatografie
(Eluent; Methylenchlorid : Methanol = 19:1), um die genannte Verbindung
(17,8 mg) zu erhalten.
IR (KBr) cm–1:
3360, 2854, 1736, 1670, 1597, 1348, 1169
-
(Beispiel 61)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(morpholinomethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyridyl)-6-(p-toluolsulfonyloxymethyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 3 <Schritt A- 2>, (200 mg) in Methylenchlorid (4 ml) wurden
Triethylamin (0,146 ml) und p-Toluolsulfonylchlorid (120 mg) unter
Kühlen
mit Eis hinzugegeben und die Mischung wurde über Nacht bei Raum temperatur
gerührt.
Nach Zugabe einer gesättigten
wässrigen Lösung von
Natriumhydrogencarbonat zur Reaktionsmischung und nach Extrahieren
mit Methylenchlorid wurde die organische Schicht gewaschen mit Wasser,
einer gesättigten
Natriumchloridlösung
und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
19:1), um die genannte Verbindung (234 mg) zu erhalten.
NMR-
Spektrum (*CDCl3) δppm: 8,36–8,31 (1H, m), 8,28–8,20 (2H,
m), 8,00–7,92
(3H, m), 7,85–7,72
(3H, m), 7,63 (1H, dd, J = 2,9Hz), 7,44–7,37 (2H, m), 6,68–6,63 (2H,
m), 4,31–4,17
(5H, m), 3,64–3,37
(3H, m), 3,34–3,17
(3H, m), 2,49 (3H, s), 2,32 (1H, d, J = 12Hz), 2,10–1,98 (1H,
m), 1,94–1,81
(1H, m), 1,58–1,43
(2H, m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(morpholinomethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Eine
Lösung
der Verbindung, erhalten in Schritt 1 (171 mg), in Morpholin (1,7
ml) wurde unter Rückfluss
für 18
Stunden erhitzt. Nachdem man die Reaktionsmischung hatte abkühlen lassen,
wurde Wasser hier hinzugefügt
und die Reaktionsmischung wurde mit Methylenchlorid extrahiert.
Die organische Schicht wurde gewaschen mit Wasser und mit gesättigter
Natriumchloridlösung
und getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel [ChromatorexNH TM] (Eluent; n-Hexan : Ethylacetat
= 1:1 – 1:2),
um die genannte Verbindung (88,8 mg) zu erhalten.
IR ( KBr)
cm–1:
2951, 2852, 1670, 1597, 1350, 1167
-
(Beispiel 62)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(morpholinomethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-dimethansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 61 <Schritt
2> (50,9 mg), um die
genannte Verbindung (50,8 mg) zu erhalten.
-
(Beispiel 63)
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-1'-(2-chloropyrimidin-4-yl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 7 (300 mg) und 2,4-Dichlorpyrimidin
(88 mg) in Isoamylalkohol (4 ml) wurde Natriumhydrogencarbonat (174
mg) hinzugegeben, und die Mischung wurde bei 70°C für 1,5 Stunden gerührt. Nachdem
man die Reaktionsmischung hatte abkühlen lassen, wurde Wasser hinzugegeben
und die Reaktionsmischung wurde extrahiert mit Methylenchlorid.
Die organische Schicht wurde gewaschen mit einer gesättigten
Natriumchloridlösung
und wurde über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid: Methanol = 125:1 – 100:1), um
die genannte Verbindung (237 mg) zu erhalten.
-
(Beispiel 64)
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(2-
naphthalinesulfonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4°-piperidin]-2-on
-
Die
Verbindung, erhalten in Beispiel 63 (110 mg) wurde aufgelöst in Ethanol
(6 ml), und zu der Lösung wurden
5 % Palladium- Bariumcarbonat (1,65 g) hinzugegeben. Die Mischung
wurde bei Raumtemperatur für 15
Stunden unter einer Wasserstoffatmosphäre gerührt. Die Reaktionsmischung
wurde durch Celite filtriert. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rest wurde aufgereinigt durch
eine Dünn-
Schicht- Chromatografie (Entwickler; n-Hexan : Aceton = 1:1 ), um
die genannte Verbindung (5,5 mg) zu erhalten.
HRMS: C27H29N5O6S (M+) : Berechnet:
551,1838, erhalten: 551,1804
-
(Beispiel 65)
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Suspension der Verbindung, erhalten in Beispiel 7 <Schritt B- 1> (100mg) und Natriumhydrogencarbonat
(49,6 mg) in Isoamylalkohol (5 ml) wurde 4-Chlorpyrimidinhydrochlorid
(29,7 mg), synthetisiert durch die Prozedur, beschrieben in WO 98/21188,
hinzugefügt.
Die Mischung wurde bei 80°C
für 4 Stunden gerührt. Man
ließ die
Reaktionsmischung abkühlen
und konzentrierte sie unter vermindertem Druck auf. Der resultierende
Rückstand
wurde durch eine Säulenchromatografie
mit Silicagel aufgereinigt (Eluent; Methylenchlorid : Methanol =
19:1), um die genannte Verbindung (37,0 mg) zu erhalten.
HRMS:
C27H28CIN5O6S (M+)
: Berechnet: 585,1448, erhalten: 585,1497
-
(Beispiel 66)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-1'-[2-(methylthio)pyrimidin-4-yl]-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin-2-on
-
Die
Prozedur von Beispiel 2 <Schritt
1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 7 <Schritt B- 1> (930 mg), um die genannte
Verbindung (480 mg) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,41–8,34
(1H, m), 8,04–7,89
(4H, m), 7,79 (1H, dd, J = 2,9Hz), 7,62 (1H, dd, J = 2,9Hz), 6,17
(1H, d, J = 6Hz), 4,50–4,32
(2H, m), 4,25 (1H, d, J = 12Hz), 4,01–3,30 (6N, m), 3,38 (1H, d,
J = 17Hz), 3,20 (1H, d, J = 12Hz), 2,76-2,60 (1H, m), 2,45 (3H, s), 2,33 (1H,
d, J = 12Hz), 2,00–1,67
(2H, m), 1,56–1,36
(2H, m)
-
Zu
dieser Zeit wurde auch 6-(Acetoxymethyl)-1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-1'-[2-(methylthio)pyrimidin-4-yl]-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on (228 mg) erhalten.
NMR-
Spektrum (*CDCl3) δppm: 8,38 (1H, s), 8,01 (1H,
d, J = 6Hz), 8,01–7,90
(3H, m), 7,84–7,78
(1H, m), 7,66–7,60
(1H, m), 6,16 (1H, d, J = 6Hz), 4,51 (1H, d, J = 12Hz), 4,48–4,32 (2H,
m), 4,26 (1H, d, J = 12Hz), 4,18 (1H, d, J = 12Hz), 4,00–3,80 (2H,
m), 3,51–3,30
(2H, m), 3,37 (1H, d, J = 17Hz), 3,18 (1H, d, J = 12Hz), 2,46 (3H,
s), 2,36 (1H, d, J = 12Hz), 2,14 (3H, s), 1,97–1,40 (4H, m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 2 wurde wiederholt unter Verwendung der Verbindung,
erhalten in <Schritt 1> (300 mg), um die genannte
Verbindung (197 mg) zu erhalten.
IR (KBr) cm–1:
3400, 1666, 1595, 1348, 1169
-
(Beispiel 67)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-1'-[2-(methylthio)pyrimidinyl-4-yl]-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 2 <Schritt
1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 25 <Schritt 3> (390 mg), um die genannte
Verbindung (363 mg) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,36 (1H, s), 8,02 (1H, d, J = 6Hz), 7,99–7,92 (3H, m), 7,81–7,75 (1H,
m), 7,65-7,59 (1H, m), 6,18 (1H, d, J = 6Hz), 4,77 (1H, d, J = 11
Hz), 4,38–4,22
(3H, m), 4,10 (1H, d, J = 12Hz), 4,00–3,80 (2H, m), 3,58–3,34 (3H,
m), 3,35 (1H, d, J = 17Hz), 2,53–2,43 (1H,m), 2,47 (3H, s),
1,83–1,51
(4H, m), 1,36 (3H, t, J = 7Hz)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(ethoxycarbonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 2 <Schritt
2> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 1 (360 mg),
um die genannte Verbindung (41 mg) zu erhalten.
HRMS: C27H28CIN5O6S (M+) : Berechnet:
585,1448, erhalten: 585,1456
-
(Beispiel 68)
-
Synthese von 1,4-Diaza-6-carboxy-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-1'-(4-pyrimidinyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 27 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 67 <Schritt
2> (10 mg), um die
genannte Verbindung (1,9 mg) zu erhalten.
IR (KBr) cm–1:
3400, 1657, 1599, 1346, 1169
-
(Beispiel 69)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-methyl-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von Ethyl 2-[(6-chloronaphthalin-2-ylsulfonyl)(2-oxopropan-1-yl)amino]acetat
-
Die
Prozedur von Beispiel 1 <Schritt
A- 2> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 1 <Schritt A- 1> (1,0 g) und unter
Verwendung von Chloraceton (0,368 ml) anstelle von 1-Acetoxy–3-chloraceton,
um die genannte Verbindung (1,08 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,40–8,38
(1H, m), 7,93-7,86 (3H, m), 7,83–7,78 (1H, m), 7,56 (1H, dd,
J = 2,9Hz), 4,29 (2H, s), 4,17 (2H, s), 4,04 (2H, q, J = 7Hz), 2,19
(3H, s), 1,16 (3H, t, J = 7Hz)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-methyl-7-oxaspiro [bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A–3> wurde wiederholt unter
Verwendung der Verbindung, erhalten in Schritt 1 (870 mg), um die
genannte Verbindung (150 mg) zu erhalten.
NMR- Spektrum (CDCl3) δppm:
8,33 (1H, s), 7,97–7,88
(3H, m), 7,80–7,73
(1H, m), 7,60 (1H, dd, J = 2,9Hz), 7,34–7,18 (5H, m), 4,37–4,26 (1H,
m), 4,25–4,08
(2H, m), 3,46 (2H, s), 3,32–3,22
(1H, m), 3,04 (1H, d, J = 12Hz), 2,65–2,20 (4H, m), 2,33 (1H, d,
J = 11Hz), 1,90–1,73
(2H, m), 1,59 (3H, s), 1,47–1,37
(2H, m)
-
<Schritt 3>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-methyl-7-oxaspiro [bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 7 <Schritt
B- 1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 2 (195 mg),
um die genannte Verbindung (142 mg) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,36–8,33
(1H, m), 7,97–7,92
(3H, m), 7,80-7,76 (1H, m), 7,61 (1H, dd, J = 2,9Hz), 4,38–4,29 (1H,
m), 4,24 (1H, d, J = 12Hz), 4,14 (1H, d, J = 11 Hz), 3,32–3,23 (1H,
m), 3,08–2,98
(1H, m), 3,04 (1H, d, J = 12Hz), 2,92–2,82 (1H, m), 2,78–2,61 (2H,
m), 2,34 (1H, d, J = 11Hz), 1,85–1,69 (2H, m), 1,61 (3H, s),
1,44-1,27 (2H, m)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-methyl-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 20 <Schritt
5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 3 (130 mg),
um die genannte Verbindung (95 mg) zu erhalten. HRMS: C26H27CIN4O4S
(M+) : Berechnet: 526,1441, erhalten: 526,1408
-
(Beispiel 70)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-methyl-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-methansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 69 <Schritt
4> (35,0 mg), um die
genannte Verbindung (37,9 mg) zu erhalten.
-
(Beispiel 71)
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(3-methoxycarbonylpropyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von Ethyl 2-[(5-methoxycarbonyl-2-oxopentan-1-yl)(6-chloronaphthalin-2-ylsulfonyl) amino]
acetat
-
Die
Prozedur von Beispiel 1 <Schritt
A- 2> wurde wiederholt
unter Verwendung von Methyl 6-brom-5-oxohexanoat (10,8 g), um die
genannte Verbindung (11,4 g) zu erhalten.
-
NMR-
Spektrum (*CDCl3) δppm: 8,39 (1H, s), 7,95-7,84
(3H, m), 7,84–7,77
(1H, m), 7,60–7,52
(1H, m), 4,27 (2H, s), 4,17 (2H, s), 4,04 (2H, q, J = 7Hz), 3,66
(3H, s), 2,55 (2H, t, J = 7Hz), 2,31 (2H, t, J = 7Hz), 1,96–1,83 (2H,
m), 1,15 (3H, t, J = 7Hz)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(3-methoxycarbonylpropyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
C- 1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 1 (5,56 g).
Die so erhaltene Verbindung wurde verwendet als Ausgangsmaterial,
um die Synthese gemäß Prozedur
von Beispiel 1 <Schritt
C–2> durchzuführen und
dadurch die genannte Verbindung (1,50 g) zu erhalten.
NMR-
Spektrum (*CDCl3) δppm: 8,39–8,31 (1H, m), 8,00–7,87 (3H,
m), 7,78 (1H, dd, J = 2,9Hz), 7,60 (1H, dd, J = 2,9Hz), 7,36-7,17
(5H, m), 4,39–4,13
(3H, m), 3,69 (3H, s), 3,47 (2H, s), 3,30 (1H, d, J = 17Hz), 3,04
(1H, d, J = 12Hz), 2,67–2,12
(6H, m), 2,22 (1H, d, J = 12Hz), 2,12–1,53 (6H, m), 1,53–1,30 (2H,
m)
-
<Schritt 3>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(3-methoxycarbonylpropyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 7 <Schritt
B- 1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 2 (0,53 g),
um die genannte Verbindung (0,30 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,35 (1H, s), 8,02–7,92
(3H, m), 7,83–7,74
(1H, m), 7,61 (1H, dd, J = 2,9Hz), 4,40–4,17 (3H, m), 3,70 (3H, s),
3,31 (1H, d, J = 17Hz), 3,11-2,97
(1H, m), 3,04 (1H, d, J = 12Hz), 2,97–2,79 (1H, m), 2,79–2,68 (2H,
m), 2,48-2,30 (2H,
m), 2,24 (1H, d, J = 12Hz), 2,12–1,67 (6H, m), 1,45–1,30 (2H,
m)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(3-methoxycarbonylpropyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 20 <Schritt
5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 3 (420 mg),
um die genannte Verbindung (90 mg) zu erhalten.
IR (KBr) cm–1:
3442, 2949, 1732, 1666, 1597, 1348, 1167
-
(Beispiel 72)
-
Synthese von Ammonium-4-[1,4-diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxa-2-oxo-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-6-yl]butylat
-
Die
Prozedur von Beispiel 50 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 71 <Schritt
4> (90 mg), um die
genannte Verbindung (70 mg) zu erhalten.
IR (KBr) cm–1:
3945, 2949, 1666, 1599, 1348, 1167
-
(Beispiel 73)
-
Synthese von 1,4,7-Triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 6-(Acetoxymethyl)-1,4,7-triaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)spiro[bicyclo[4.3.0] –nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 3> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 1 <Schritt A- 2> (10,3 g) und unter
Verwendung von 4-Amino-4-(aminomethyl)-1-benzylpiperidin (5,26
g), um die genannte Verbindung (7,76 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,37–8,32
(1H, m), 7,97-7,89 (3H, m), 7,80-7,74 (1H, m), 7,59 (1H, dd, J = 2,9Hz),
7,35–7,17
(5H, m), 4,36–4,12
(5H, m), 3,45 (2H, s), 3,33 (1H, d, J = 17Hz), 2,88 (1H, d, J =
12Hz), 2,63–2,40
(2H, m), 2,31 (1H, d, J = 12Hz), 2,37–1,93 (2H, m), 2,11 (3H, s),
1,80–1,65
(2H, m), 1,40–1,25
(2H, m)
-
<Schritt 2>
-
Synthese von 1,4,7-Triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 1 (5,00g) und 1,8-Bis(N,N-dimethylamino) naphthalin
(2,15 g) in 1,2-Dichlorethane (50 ml) wurde 1-Chlorethylchloroformiat (2,28 ml) unter
Kühlen
mit Eis hinzugegeben. Die Mischung wurde bei Raumtemperatur gerührt für 30 Minuten
und dann unter Rückfluss
für 2 Stunden
erhitzt. Nachdem man die Reaktionsmischung hatte abkühlen lassen,
wurde das Lösungsmittel
abdestilliert unter vermindertem Druck. Zu dem Rückstand wurde Methanol (50
ml) hinzugegeben und die Reaktionsmischung wurde unter Rückfluss
für 1 Stunde
erhitzt. Nachdem man die Reaktionsmischung hatte abkühlen lassen,
wurde das Lösungsmittel
abdestilliert unter vermindertem Druck. Der resultierende Rückstand
wurde kristallisiert und zwar unter Zugabe von Diethylether. Der Überstand
wurde entfernt durch Dekantieren und das Lösungsmittel wurde abdestilliert
unter vermindertem Druck. Der resultierende Rückstand wurde aufgelöst in Methanol
(50 ml) und zu der Lösung
wurde 1N wässrige
Lösung
an Natriumhydroxid (33,5 ml) bei Raumtemperatur hinzugegeben. Die
Mischung wurde gerührt
bei Raumtemperatur für
1 Stunde. Die ausgefallenen Kristalle wurden gesammelt durch Filtration
und gewaschen mit Methylenchlorid, um die genannte Verbindung (3,30
g) zu erhalten.
NMR- Spektrum (*DMSO-ds) δppm: 8,60–8,55 (1H, m), 8,30 (1H, d,
J = 9Hz), 8,27-8,24
(1H, m), 8,17 (1H, d, J = 9Hz), 7,87 (1H, dd, J = 2,9Hz), 7,73 (1H,
dd, J = 2,9Hz), 5,26- 5,18 (1H, m), 4,01 (1H, d, J = 17Hz), 4,00–3,89 (2H,
m), 3,58–3,30
(3H, m), 2,78 (1H, d, J = 11 Hz), 2,85–2,25 (4H, m), 2,36 (1H, d,
J = 12Hz), 1,99 (1H, brs), 1,60-1,44
(2H, m), 1,20–1,04
(2H, m)
-
<Schritt 3>
-
Synthese von 1,4,7-Triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 20 <Schritt
5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 2 (3,30 g),
um die genannte Verbindung (2,50 g) zu erhalten.
IR ( KBr)
cm–1:
3336, 2939, 1657, 1601, 1454, 1421, 1346, 1167
-
(Beispiel 74)
-
Synthese von 1,4,7-Triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7- methyl-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 73 <Schritt 3> (1,00 g) in Methylenchlorid (10 ml) wurde
Essigsäure
(0.42 ml) hinzugegeben und außerdem
Paraformaldehyd (0,12 g) und zwar bei Raumtemperatur. Nach Rühren der
Mischung für
30 Minuten wurde Natriumtriacetoxyborhydrid (1,56 g) dem hinzugegeben.
Die Mischung wurde gerührt
bei Raumtemperatur für
6 Tage und anschließend
erhitzt unter Rückfluss für 8 Stunden.
Nach Zugabe von Wasser wurde die Reaktionsmischung extrahiert mit
Methylenchlorid. Die organische Schicht wurde gewaschen mit einer
gesättigten
Natriumchloridlösung
und getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel [ChromatorexNHTM] (Eluent;
Methylenchlorid-1 % Methanol/Methylenchlorid), um die genannte Verbindung
(0,458) zu erhalten.
IR ( KBr) cm–1:
3444, 2943, 1657, 1599, 1456, 1348, 1167
-
(Beispiel 75)
-
Synthese von 1,4,7-Triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-methyl-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 74 (0,34 g),
um die genannte Verbindung (0,14 g) zu erhalten.
IR (KBr) cm–1:
3446, 2930, 1662, 1597, 1454, 1348, 1167
-
(Beispiel 76)
-
Synthese von 1,4,7-Triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-methyl-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on-dimethansulfonat
-
Die
Prozedur von Beispiel 12 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 75 (0,13 g}, um die genannte Verbindung (0,17
g) zu erhalten.
-
(Beispiel 77)
-
Synthese von 1,4,7-Triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-1'-(4-pyridyl)-spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 73 <Schritt 3> (1,50 g), um die genannte
Verbindung (0,75 g) zu erhalten.
IR (KBr) cm–1:
3435, 2939, 1662, 1597, 1454, 1421, 1350, 1167
-
(Beispiel 78)
-
Synthese von 7-Acetyl-1,4,7-triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
<Schritt 1>
-
Synthese von 1,4,7-Triaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 4> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Beispiel 73 <Schritt 1> (2,00 g), um die genannte
Verbindung (1,75 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,35–8,32
(1H, m), 7,96–7,88
(3H, m), 7,80-7,73 (1H, m), 7,60 (1H, dd, J = 2,9Hz), 7,34–7,19 (5H,
m), 4,37–4,20
(2H, m), 4,17–4,08
(1H, m), 4,00–3,93
(1H, m), 3,55–3,47
(1H, m), 3,46 (2H, s), 3,32 (1H, d, J = 17Hz), 2,93 (1H, d, J =
12Hz), 2,64–2,40
(2H, m), 2,35–2,15
(2H, m), 2,25 (1H, d, J = 12Hz), 1,80-1,71 (2H, m), 1,44–1,35 (2H, m)
-
<Schritt 2>
-
Synthese von 1,4,7-Triaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 1 <Schritt
A- 5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 1 (1,72 g),
um die genannte Verbindung (1,43 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,35–8,31
(1H, m), 7,97-7,88 (3H, m), 7,80-7,74 (1H, m), 7,59 (1H, dd, J = 2,9Hz),
7,34–7,19
(5H, m), 4,31 (1H, d, J = 17Hz), 4,22–4,08 (2H, m), 3,70 (1H, d,
J = 10Hz), 3,49–3,38
(1H, m), 3,45 (2H, s), 3,42 (3H, s), 3,27 (1H, d, J = 17Hz), 2,88
(1H, d, J = 12Hz), 2,60–2,40
(2H, m), 2,31–2,10
(2H, m), 2,21 (1H, d, J = 12Hz), 1,80–1,65 (2H, m}, 1,40–1,21 (2H,
m)
-
<Schritt 3>
-
Synthese von 7-Acetyl-1,4,7-triaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 2 (0,30 g) und Triethylamin
(0,11 ml) in Methylenchlorid (3 ml) wurde Acetylchlorid (56 μl) unter
Kühlen
mit Eis hinzugegeben, und die Mischung wurde bei Raumtemperatur
für 2 Stunden
gerührt.
Nach Zugabe einer gesättigten
wässrigen
Lösung
an Natriumhydrogencarbonat, wurde die Reaktionsmischung extrahiert
mit Methylenchlorid und die organische Schicht wurde gewaschen mit
einer gesättigten
Natriumchloridlösung
und getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; Ethylacetat : Methanol = 19:1), um die genannte Verbindung
(0,31 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 8,35–8,31 (1H,
m), 7,98-7,88 (3H, m), 7,77 (1H, dd, J = 2,9Hz), 7,59 (1H, dd, J
= 2,9Hz), 7,35–7,20
(5H, m), 5,16 (1H, d, J = 13Hz), 4,54 (1H, d, J = 11 Hz), 4,42 (1H,
d, J = 17Hz), 4,37–4,29 (1H,
m), 3,90–3,83
(1H, m), 3,47 (2H, s), 3,37–3,25
(2H, m), 3,32 (3H, s), 2,94–2,75
(2H, m), 2,55–2,25
(2H, m), 2,29 (1H, d, J = 13Hz), 2,28 (3H, s), 2,18–2,00 (2H,
m), 1,95–1,80
(1H, m), 1,28–1,13
(1H, m)
-
<Schritt 4>
-
Synthese von 7-Acetyl-1,4,7-triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)spiro[bicyclo(4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 3 (0,28 g), und 1,8-Bis(N,N-dimethylamino) naphthalin
(20 mg) in 1,2-Dichlorethan (3 ml) wurde 1-Chlorethylchlorformiat (0,13 ml) unter
Kühlen
mit Eis hinzugegeben und die Mischung wurde bei Raumtemperatur für 1 Stunde
gerührt.
Nachdem man die Reaktionsmischung hatte abkühlen lassen, wurde das Lösungsmittel
unter vermindertem Druck abdestilliert. Zu dem Rückstand wurde Methanol (3 ml)
hinzugegeben und die Mischung wurde erhitzt unter Rückfluss
für 1 Stunde. Nachdem
man die Reaktionsmischung hatte abkühlen lassen, wurde das Lösungsmittel
abdestilliert unter vermindertem Druck. Zu dem resultierenden Rückstand
wurde Wasser hinzugegeben, und die Mischung wurde mit Diethylether
gewaschen. Die wässrige
Schicht wurde eingestellt auf einen pH- Wert von 10 mit Kaliumcarbonat
und extrahiert mit Methylenchlorid. Die organische Schicht wurde
gewaschen mit einer gesättigten
Natriumchloridlösung
und getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie mit
Silicagel [ChromatorexNHTM] (Eluent; Methylenchlorid – 2% Methanol/Methylenchlorid),
um die genannte Verbindung (0,15 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
8,34 (1H, s), 8,00–7,88
(3H, m), 7,81–7,74
(1H, m), 7,60 (1H, dd, J = 2,9Hz), 5,16 (1H, d, J = 12Hz), 4,61
(1H, d, J = 11 Hz), 4,42 (1H, d, J = 17Hz), 4,34 (1H, d, J = 10Hz),
3,87 (1H, d, J = 10Hz), 3,40–3,27
(2H, m), 3,34 (3H, s), 3,15–2,97
(2H, m), 2,80–2,65
(1H, m), 2,55–2,44
(1H, m), 2,43–2,23 (2H,
m), 2,28 (3H, s), 2,03–1,85
(2H, m), 1,30–1,17
(1H, m)
-
<Schritt 5>
-
Synthese von 7-Acetyl-1,4,7-triaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 20 <Schritt
5> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 4 (110 mg),
um die genannte Verbindung (78 mg) zu erhalten.
IR (KBr) cm–1:
3435, 2920, 1666, 1639, 1597, 1383, 1346, 1167
-
(Beispiel 79)
-
Synthese von 1,4,7-Triaza-4-(2-naphthalinsulfonyl)-6-(methoxymethyl)-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Beispiel 77 (200 mg), in Methanol (4
ml) wurde 1N Salzsäure
(1,8 ml) hinzugegeben und anschließend 10 % Palladium-Aktiv-Kohle (40 mg). Die
Mischung wurde bei Raumtemperatur für 4 Tage unter einer Wasserstoffatmosphäre gerührt. Die
Reaktionsmischung wurde durch Celite filtriert und anschließend konzentriert
unter vermindertem Druck. Der resultierende Rückstand wurde auf einen pH-
Wert von 10 eingestellt, und zwar mit einer wässrigen Lösung an Natriumhydrogencarbonat
und extrahiert mit Methylenchlorid. Die organische Schicht wurde
gewaschen mit einer gesättigten
Natriumchloridlösung
und wurde getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck. Der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel [ChromatorexNHTM] (Eluent;
Methylenchlorid – Methylenchlorid
: Methanol = 199:1), um die genannte Verbindung (140 mg) zu erhalten.
-
(Beispiel 80)
-
Synthese von 1,4,7-Triaza-4-(2-naphthalinsulfonyl)-6-(methoxymethyl)-7-methyl-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 79 wurde wiederholt unter Verwendung der Verbindung,
erhalten in Beispiel 75 (130 mg), um die genannte Verbindung (69,0
mg) zu erhalten.
-
(Beispiel 81)
-
Synthese von (+)-1,4-Diaza-6-(methoxymethyl)-4-(2-
naphthalinesulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 79 wurde wiederholt unter Verwendung von (+)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
(100 mg), um die genannte Verbindung (90,7 mg) zu erhalten.
-
(Beispiel 82)
-
Synthese von (-)-1,4-Diaza-6-(methoxymethyl)-4-(2-naphthalinesulfonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Beispiel 79 wurde wiederholt unter Verwendung von (-)-1,4-Diaza-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(methoxymethyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
(100 mg), um die genannte Verbindung (84,1 mg) zu erhalten.
-
Synthese-
Beispiele der Zwischenstufen- Verbindungen der vorliegenden Erfindung
werden unten als Referenz- Beispiele beschrieben.
-
(Referenz- Beispiel 1)
-
<Schritt 1>
-
Synthese von Ethyl-2-[(2-nitrobenzenesulfonyl)amino]acetat
-
Zu
einer Suspension von Glycinethylesterhydrochlorid (9,45 g) in Methylenchlorid
(100 ml) wurden Triethylamin (18,9 ml) sowie 2-Nitrobenzolsulfonylchlorid
(10,0 g) nacheinander unter Kühlen
mit Eis hinzugegeben und die Mischung wurde gerührt bei Raumtemperatur für 2 Tage.
Zu dieser Reaktionsmischung wurde 1 N Salzsäure unter Kühlen mit Eis hinzugegeben,
gefolgt von Extraktion mit Methylenchlorid. Die organische Schicht
wurde gewaschen mit einer gesättigten
wässrigen
Lösung
an Natriumhydrogencarbonat und dann mit einer gesättigten
Natriumchloridlösung
und getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und die ausgefallenen Kristalle wurden
gewaschen mit einem gemischten Solvens an n- Hexan und Diethylether,
eingesammelt durch Filtration und luftgetrocknet, um die genannte
Verbindung (10,8 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
8,14–8,06
(1H, m), 7,98-7,91 (1H, m), 7,80-7,71 (2H, m), 6,06 (1H, brs), 4,06 (2H,
q, J = 7Hz), 4,01 (2H, s), 1,20–1,13
(3H, m)
-
<Schritt 2>
-
Synthese von Ethyl–2-[(3-acetoxy-2-oxopropan-1-yl)(2-nitrobenzolsulfonyl)amino]acetat
-
Zu
einer Suspension der Verbindung, erhalten in Schritt 1 (10,0 g),
Kaliumcarbonat (7,20 g) und Natriumiodid (5,2 g) in N,N-Dimethylformamid
(100 ml) wurde eine Lösung
(20 ml) an 1-Acetoxy-3-Chloraceton (7,84 g) in N,N-Dimethylformamid
hinzugegeben unter Kühlen
mit Eis und die Mischung wurde bei Raumtemperatur für 2 Stunden
gerührt.
Wasser wurde zu dieser Reaktionsmischung unter Kühlen mit Eis hinzugegeben,
gefolgt von einer Extraktion mit Ethylacetat. Die organische Schicht
wurde gewaschen mit einer gesättigten
Natriumchloridlösung
und getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck. Zu dem resultierenden Rückstand
wurde Hexan hinzugegeben und die Mischung wurde gerührt. Der Überstand
wurde entfernt, und zwar durch Dekantieren und kristallisiert durch
Zugabe von Diethylether. Die Kristalle wurden gesammelt durch Filtration
und luftgetrocknet, um dadurch die genannte Verbindung (9,36 g)
zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 8,10–8,02 (1H,
m), 7,76–7,62
(3H, m), 4,73 (2H, s), 4,53 (2H, s), 4,24 (2H, s), 4,15 (2H, q,
J = 7Hz), 2,16 (3H, s), 1,24 (3H, t, J = 7Hz)
-
<Schritt 3>
-
Synthese von Ethyl–2-[(3-acetoxy-2-oxopropan-1-yl)(benzyloxycarbonyl)
amino]acetat
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 21 (5,0 g) in Acetonitril (75
ml) wurden Thiophenol (1,40 ml) sowie Cäsiumcarbonat (12,1 g) unter
Kühlen
mit Eis hinzugegeben. Die Mischung wurde gerührt bei Raumtemperatur für 1 Stunde.
Nach weiterer Zugabe von Thiophenol (1,0 ml) und nach Rühren bei
Raumtemperatur wurde die Reaktionsmischung durch Celite filtriert.
Nach Waschen der Celite mit Methylenchlorid (500 ml) wurde zuerst
Triethylamin (5,20 ml) und dann Benzylchloroformiat (4,68 ml) unter
Kühlen
mit Eis hinzugegeben. Die Mischung wurde über Nacht bei Raumtemperatur
gerührt.
Nach Zugabe mit Wasser wurde die Reaktionsmischung extrahiert mit
Methylenchlorid. Die organische Schicht wurde gewaschen mit einer
gesättigten
Natriumchloridlösung
und anschließend
getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde abdestilliert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; n-Hexan
: Ethylacetat = 20:1 – 2:1),
um die genannte Verbindung (1,41 g) zu erhalten.
NMR- Spektrum
(*DMSO-d6, 100°C) δppm: 7,38–7,24 (5H, m), 5,08 (2H, s),
4,75 (2H, s), 4,25 (2H, s), 4,10 (2H, q, J = 7Hz), 4,03 (2H, s),
2,07 (3H, s), 1,17 (3H, t, J = 7Hz)
-
<Schritt 4>
-
Synthese von Ethyl-2-[[2-(acetoxymethyl)-3,8-diaza-8benzyl-1-oxaspiro[bicyclo[4.5]decan-2-yl]methyl](benzyloxycarbonyl)amino]acetat
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 3 (1,0 g) und 4-(Aminomethyl)-1-benzyl-4-hydroxypiperidin
(879 mg) in Methylenchlorid (50 ml) wurden Essigsäure (0,1
ml) und 3A- Molekularsiebe (2,0 g) hinzugegeben. Die Mischung wurde
unter Rückfluss
für 2 Stunden
erhitzt. Die Reaktionsmischung ließ man abkühlen und reinigte sie mit einer
Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 100:0 – 50:1 – 20:1),
um die genannte Verbindung quantitativ zu erhalten.
NMR- Spektrum
(*DMSO-d6, 100°C) δppm: 7,37–7,16 (10H, m), 5,07 (2H, s),
4,21-3,88 (6H, m),
3,54–3,34
(2H, m), 3,44 (2H, s), 3,30–3,20
(1H, m), 2,90–2,76
(2H, m), 2,52–2,38
(2H, m), 2,34–2,22
(2H, m), 1,94 (3H, s), 1,65–1,45
(4H, m), 1,16 (3H, t, J = 7Hz)
-
<Schritt 5>
-
Synthese von 6-(Acetoxymethyl)-1,4-diaza-1'-benzyl-4-benzyloxycarbonyl-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Lösung
der Verbindung, erhalten in Schritt 4 (1,60 g) in Toluol (32 ml)
wurde gerührt
in einer versiegelten Phiole bei 180°C für 2 Stunden. Die Reaktionsmischung
wurde konzentriert unter vermindertem Druck und der resultierende
Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 50:1 – 20:1),
um die genannte Verbindung (890 mg) zu erhalten.
NMR- Spektrum
(*DMSO-d6, 100°C) δppm: 7,38–7,16 (10H, m), 5,11 (2H, s),
4,38 (1H, d, J = 13Hz), 4,30–3,99 (4H,
m), 3,82 (1H, d, J = 18Hz), 3,47 (2H, s), 3,09 (1H, d, J = 11 Hz),
3,00 (1H, d, J = 13Hz), 2,58–2,22
(4H, m), 1,94 (3H, s), 1,80–1,72
(2H, m), 1,56-1,50
(2H, m)
-
<Schritt 6>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(benzyloxycarbonyl)-6-(hydroxymethyl)-7-oxaspiro [bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 5 (400 mg) in Ethanol (8 ml)
wurde Hydrazinmonohydrat (0,38 ml) unter Kühlen mit Eis hinzugegeben.
Die Mischung wurde gerührt über Nacht
bei Raumtemperatur. Die Reaktionsmischung wurde konzentriert und
der resultierende Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel (Eluent; Methylenchlorid : Methanol = 50:1 – 25:1),
um die genannte Verbindung (329 mg) zu erhalten.
NMR- Spektrum
(*DMSO-d6, 100°C) δppm: 7,38–7,16 (10H, m), 5,10 (2H, s),
4,76-4,67 (1H, m),
4,29 (1H, d, J = 13Hz), 4,17 (1H, d, J = 18Hz), 4,10 (1H, d, J =
11Hz), 3,81 (1H, d, J = 18Hz), 3,47 (2H, s), 3,44–3,35 (2H, m),
3,09 (1H, d, J = 11 Hz), 2,99-2,91
(1H, m), 2,59–2,42
(2H, m), 2,37–2,24
(2H, m), 1,86–1,72
(2H, m), 1,58–1,42
(2H, m)
-
<Schritt 7>
-
Synthese von 1,4-Diaza-4-(benzyloxycarbonyl)-6-(hydroxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 6 (100 mg) und zu 1,8-Bis(N,N-di-methylamino) naphthalin
(9,2 mg) in 1,2-Dichlorethan (3 ml) wurde 1-Chloroethylchloroformiat (58 μl) unter
Kühlen
mit Eis hinzugegeben, und die Mischung wurde bei Raumtemperatur
für 1 Stunde
gerührt.
Anschließend
wurde Methanol (3 ml) zur Reaktionsmischung hinzugegeben, und die
Mischung wurde erhitzt unter Rühren
bei einer Umgebungstemperatur von 70°C. Die Reaktionsmischung ließ man abkühlen und
konzentrierte sie auf. Zu dem Rückstand
wurde 1N Salzsäure
hinzugefügt,
und Benzylchlorid wurde mit Diethylether extrahiert. Die Schicht
aus Diethylether wurde des Weiteren mit 1N Salzsäure extrahiert und mit der
oben genannten wässrigen
Schicht vereinigt. Die wässrige
Schicht wurde auf einen pH- Wert von 9 eingestellt mit Natriumcarbonat unter
Kühlen
mit Eis und wurde extrahiert mit Methylenchlorid. Die organische Schicht
wurde gewaschen mit einer gesättigten
Natriumchloridlösung
und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde unter vermindertem
Druck abdestilliert und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel [Chromatorex NHTM] (Eluent;
Methylenchlorid : Methanol = 50:1 – 25:1), um die genannte Verbindung
quantitativ zu erhalten.
NMR- Spektrum (*DMSO-d6,
100°C) δppm: 7,38–7,26 (5H,
m), 5,11 (2H, s), 4,69 (1H, brs), 4,30 (1H, d, J = 13Hz), 4,18 (1H,
d, J = 18Hz), 4,12 (1H, d, J = 11 Hz), 3,81 (1H, d, J = 18Hz), 3,40
(2H, s), 3,06 (1H, d, J = 11 Hz), 2,94 (1H, d, J = 13Hz), 3,02–2,74 (2H,
m), 2,62–2,50
(2H, m), 1,72–1,66
(2H, m), 1,44–1,36
(2H, m)
-
<Schritt 8>
-
Synthese von 1,4-Diaza-6-(hydroxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 7 (4,5 mg) in Methanol (1 ml)
wurde 10 % an Palladium- Aktiv- Kohle (2 mg) hinzugefügt, und
die Mischung wurde bei Raumtemperatur für 2 Stunden unter einer Wasserstoffatmosphäre gerührt. Die
Reaktionsmischung wurde filtriert durch Celite und gewaschen mit Methanol.
Das Filtrat wurde konzentriert, um die genannte Verbindung quantitativ
zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 4,42
(1H, d, J = 12Hz), 3,77–3,58
(4H, m), 3,50 (1H, d, J = 18Hz), 3,05 (1H, d, J = 12Hz), 3,10–2,94 (2H,
m), 2,82–2,70
(2H, m), 2,67 (1H, d, J = 12Hz), 1,90–1,46 (4H, m)
-
(Referenz- Beispiel 2)
-
<Schritt 1>
-
Synthese von 1,4-Diaza-1'-benzyl-6-(hydroxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten im Referenz- Beispiel 1 <Schritt 6> (25,0 mg) in Acetonitril (1
ml) wurde Trimethylsilaniodid (20 μl) unter Kühlen mit Eis hinzugegeben.
Die Mischung wurde gerührt
unter Kühlen
mit Eis für
30 Minuten und dann bei Raumtemperatur für 3 Tage. Trimethylsilaniodid
(0,2 ml) wurde des Weiteren hinzugefügt und die Mischung wurde über Nacht
bei Raumtemperatur gerührt.
Zu der Reaktionsmischung wurde 1N Salzsäure unter Kühlen mit Eis hinzugegeben und
das Benzyliodid wurde extrahiert mit Diethylether. Die organische
Schicht wurde extrahiert mit 1 N Salzsäure und vereinigt mit der vorigen
wässrigen Schicht.
Nach Einstellen des pH- Wertes auf 9 mit Natriumcarbonat wurde die
wässrige
Schicht aufkonzentriert. Zu dem resultierenden Rückstand wurde Methylenchlorid
hinzugegeben und der unlösliche
Anteil wurde entfernt durch Filtration und das Filtrat wurde gewaschen
mit Methylenchlorid und konzentriert, um die genannte Verbindung
(18,3 mg) zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 7,36–7,22 (5H,
m), 4,37 (1H, d, J = 12Hz), 3,76-3,42
(5H, m), 3,51 (2H, s), 3,05 (1H, d, J = 12Hz), 2,70–2,48 (3H,
m), 2,46–2,29
(2H, m), 1,94–1,73
(2H, m), 1,70–1,50
(2H, m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-6-(hydroxymethyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 1 (13,5 mg) und Triethylamin
(9 μl) in
Methylenchlorid (0,5 ml) wurde 6- Chloronaphthalin-2-sulfonylchlorid
(12 mg) unter Kühlen
mit Eis hinzugegeben, und die Mischung wurde bei Raumtemperatur
für 5 Tage
gerührt.
Nach Zugabe von Wasser unter Kühlen
mit Eis wurde die Reaktionsmischung mit Methylenchlorid extrahiert.
Die organische Schicht wurde gewaschen mit einer gesättigten
Natriumchloridlösung
und über
wasserfreiem Natriumsulfat getrocknet. Das Lösungsmittel wurde unter vermindertem
Druck abdestilliert und der resultierende Rückstand wurde aufgereinigt
durch eine präparative
Dünn- Schicht-Chromatografie (Entwickler;
Methylenchlorid : Methanol = 20:1), um die genannte Verbindung (2,8
mg) zu erhalten.
-
(Referenz- Beispiel 3)
-
<Schritt 1>
-
Synthese von Ethyl–2-[(benzyloxycarbonyl)(2,2-diethoxyethyl)amino]acetat
-
Zu
Aminoacetaldehyddiethylacetal (43,6 ml) wurde tropfenweise Ethylbromacetat
(34,5 ml) unter Kühlen
mit Eis hinzugegeben sowie N,N- Dimethylformamid (150 ml), Cäsiumcarbonat
(97,7 g) und Natriumiodid (4,5 g) wurden hinzugegeben. Die Mischung
wurde gerührt über Nacht
bei Raumtemperatur. Die Reaktionsmischung wurde auf Eiswasser gegossen,
auf einen pH- Wert von 1 eingestellt mit Salzsäure und extrahiert mit Ethylacetat.
Die wässrige
Schicht wurde eingestellt auf einen pH- Wert von 10 mit Natriumcarbonat
und extrahiert mit Methylenchlorid. Anschließend wurde die organische Schicht
getrocknet über
wasserfreiem Natriumsulfat. Das Lösungsmittel wurde unter vermindertem
Druck abdestilliert und der resultierende Rückstand wurde aufgelöst in Methylenchlorid
(200 ml), und Triethylamin (16,1 ml) wurde hinzugefügt. Anschließend wurde eine
Lösung
von Benzylchloroformiat (16,5 ml) in Methylenchlorid (20 ml) tropfenweise über 30 Minuten
unter Kühlen
mit Eis hinzugegeben. Die Reaktionsmischung wurde gerührt unter
Kühlen
mit Eis für
30 Minuten, dann bei Raumtemperatur für 1 Stunde und anschließend extrahiert
mit 1N Salzsäure.
Die organische Schicht wurde gewa- schen mit einer gesättigten
Natriumchloridlösung
und über
wasserfreiem Natriumsulfat getrocknet, und das Lösungsmittel wurde unter vermindertem
Druck abdestilliert. Der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; n-Hexan : Diethylether = 2:1 – 1:1 ),
um die genannte Verbindung (28,9 g) zu erhalten.
NMR- Spektrum
(*CDCl3) δppm:
7,42–7,25
(5H, m), 5,24- 5,08 (2H, m), 4,62–4,44 (1H, m), 4,23–4,07 (4H,
m), 3,78–3,36
(6H, m), 1,30–1,11
(9H, m)
-
<Schritt 2>
-
Synthese von Ethyl-2-[(benzyloxycarbonyl)(formylmethyl)amino]acetat
-
Nach
Zugabe von Wasser (60 ml) zu einer Lösung der Verbindung, erhalten
in Schritt 1 (14,1 g) in Chloroform (120 ml) wurde Trifluoressigsäure (153
ml) tropfenweise über
2 Stunden unter Kühlen
mit Eis hinzugegeben. Die Mischung wurde gerührt unter Kühlen mit Eis für 1 Stunde
und bei Raumtemperatur für
1,5 Stunden. Nach Zugabe von Wasser zur Reaktionsmischung und nach
Extrahieren mit Methylenchlorid wurde die organische Schicht mit
einer wässrigen
Lösung
an 10 % Kaliumcarbonat, Wasser und gesättigter Natriumchloridlösung gewaschen
und über
wasserfreiem Natriumsulfat getrocknet. Anschließend wurde das Lösungsmittel
unter vermindertem Druck abdestilliert, um die genannte Verbindung
(10,3 g) zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 9,70–9,56 (1H,
m), 7,40–7,26
(5H, m), 5,23–5,11
(2H, m), 4,25–4,01
(6H, m), 1,32–1,18
(3H, m)
-
<Schritt 3>
-
Synthese von 2-[[(3,8-Diaza-8-benzyl-1-oxaspiro[4.3.0]decan-2-yl)methyl](benzyloxycarbonyl)amino]essigsäure
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 2 (1,35 g) in Methanol (25 ml)
wurde eine Lösung an
Lithiumhydroxidmonohydrat (0,24 g) in Wasser (10 ml) unter Kühlen mit
Eis hinzugegeben. Die Mischung wurde unter Kühlen mit Eis für 10 Minuten
gerührt
und bei Raumtemperatur für
40 Minuten. Die Reaktionsmischung wurde konzentriert unter vermindertem
Druck und zum resultierenden Rückstand
wurde Wasser hinzugegeben, gefolgt von einer Extraktion mit Ethylacetat.
Die wässrige
Schicht wurde eingestellt auf einen pH- Wert von 2 mit 6N Salzsäure und
extrahiert mit Ethylacetat. Die organische Schicht wurde gewaschen
mit Wasser und einer gesättigten
Natriumchloridlösung
und getrocknet über
wasserfreiem Natriumsulfat. Anschließend wurde das Lösungsmittel
unter vermindertem Druck abdestilliert, um eine Verbindung zu erhalten.
Zu einer Lösung
dieser Verbindung (1,21 g) in Methylenchlorid (40 ml) wurde Toluol
(40 ml), 4-(Aminomethyl)-1-benzyl-4-hydroxypiperidin
(1,06 g) und Magnesiumsulfat (2,90 g) hinzugegeben, und die Mischung
wurde gerührt über Nacht
bei Raumtemperatur. Die Reaktionsmischung wurde filtriert und das
Filtrat wurde konzentriert unter vermindertem Druck. Der resultierende
Rückstand
wurde in einen Feststoff überführt durch
Zugabe von Diethylether und anschließend wurde der Feststoffanteil
eingesammelt durch Filtration und getrocknet im Vakuum, um dadurch
die genannte Verbindung (2,05 g) zu erhalten.
NMR- Spektrum
(*DMSO-d6, 100°C) δppm: 7,39–7,15 (10H, m), 5,15–4,98 (2H,
m), 4,62–4,57
(1H, m), 4,13–3,91
(2H, m), 3,67–3,25
(4H, m), 2,88–2,60
(2H, m), 2,56-2,26
(4H, m), 1,65–1,33
(4H m)
-
<Schritt 4>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(benzyloxycarbonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 3 (1,61 g) in Methylenchlorid
(30 ml) wurde Dicyclohexylcarbodiimid (0,81 g) unter Kühlen mit
Eis hinzugegeben. Die Mischung wurde gerührt für 30 Minuten unter Kühlen mit
Eis und über
Nacht bei Raumtemperatur. Anschließend wurde der unlösliche Anteil
durch Filtration entfernt. Die Reaktionsmischung wurde konzentriert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel (Eluent; Ethylacetat : Methanol = 9:1), um die genannte
Verbindung (0,63 g) zu erhalten.
NMR- Spektrum (*DMSO-d6, 100°C) δppm: 7,40–7,15 (10H,
m), 5,12 (2H, s), 5,00 (1H, dd, J = 4,9Hz), 4,35–4,27 (1H, m), 4,21 (1H, d,
J = 18Hz), 3,76 (1H, d, J = 18Hz), 3,70 (1H, d, J = 11 Hz), 3,48
(2H, s), 3,10 (1H, d, J = 11 Hz), 3,00–2,88 (1H, m), 2,57-2,32 (4H, m), 1,84–1,55 (4H,
m)
-
<Schritt 5>
-
Synthese von 1,4-Diaza-4-(benzyloxycarbonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Referenz- Beispiel 1 <Schritt
7> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 4 (1,00 g),
um die genannte Verbindung (0,57 g) zu erhalten.
NMR- Spektrum
(*DMSO-d6, 100°C) δppm: 7,38–7,27 (5H, m), 5,12 (2H, s),
5,01 (1H, dd, J = 4,9Hz), 4,36–4,27 (1H,
m), 4,26–4,17
(1H, m), 3,81–3,65
(2H, m), 3,12-3,06
(1H, m), 2,98–2,74
(3H, m), 2,64–2,54
(2H, m), 1,67–1,60
(2H, m), 1,55–1,47
(2H, m)
-
<Schritt 6>
-
Synthese von 1,4-Diaza-4-(benzyloxycarbonyl)-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Zu
einer Lösung
der Verbindung, erhalten in Schritt 5 (0,1 g) und 4-Chloropyridin (0.33
g) in Ethanol (2,9 ml) wurde N-Ethyldüsopropylamin (56 μl) hinzugegeben.
Die Mischung wurde erhitzt unter Rühren in einer versiegelten
Viole bei 150 – 160°C. Die Reaktionsmischung
wurde konzentriert unter vermindertem Druck und der Rückstand
wurde aufgereinigt durch eine Säulenchromatografie
mit Silicagel [ChromatorexNHTM] (Eluent; Ethylacetat : Methanol
= 98:2 – 95:5).
Die Fraktion, welche die Verbindung von Interesse enthielt, wurde
aufkonzentriert unter vermindertem Druck und kristallisiert aus
n-Hexandiethylether. Die Kristalle wurden gesammelt durch Filtration
und luftgetrocknet, um die genannte Verbindung (60 mg) zu erhalten.
NMR-
Spektrum (DMSO-d6, 100°C) δppm: 8,13 (2H, dd, J = 2,5Hz),
7,40–7,25
(5H, m), 6,76 (2H, dd, J = 2,5Hz), 5,13 (2H, s), 5,07 (1H, dd, J
= 4,9Hz), 4,38–4,28
(1H, m), 4,23 (1H, d, J = 18Hz), 3,84–3,73 (2H, m), 3,52–3,23 (4H,
m), 3,17 (1H, d, J = 11 Hz), 3,04–2,92 (1H, m), 1,90–1,60 (4H,
m)
-
<Schritt 7>
-
Synthese von 1,4-Diaza-7-oxa-1'-(4-pyridyl)spiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Referenz- Beispiel 1 <Schritt
8> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 6. Zu einer
Lösung
dieser Verbindung (100 mg) in Methanol (2,4 ml) wurde eine 10 %ige
Palladium- Kohle (20 mg) hinzugegeben. Nach Rühren bei Raumtemperatur für 1 Stunde
und einer Wasserstoffatmosphäre
wurde die Reaktionsmischung filtriert. Das Filtrat wurde konzentriert
unter vermindertem Druck und der resultierende Rückstand wurde aufgereinigt
durch eine Säulenchromatografie
mit Silicagel [ChromatorexNHTM] (Eluent; Ethylacetat : Methanol
= 9:1), um die genannte Verbindung (60 mg) zu erhalten.
NMR-
Spektrum (*CDCl3) δppm: 8,31–8,22 (2H, m), 6,72–6,63 (2H,
m), 5,00 (1H, dd, J = 4,8Hz), 3,96–3,88 (1H, m), 3,65–3,28 (7H,
m), 3,19–3,10
(1H, m), 2,66 (1H, dd, J = 8,13Hz), 2,00–1,55 (4H, m)
-
(Referenz- Beispiel 4)
-
<Schritt 1>
-
Synthese von 1,4-Diaza-1'-benzyl-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur des Referenz- Beispiels 2 <Schritt 1> wurde wiederholt unter Verwendung der
Verbindung, erhalten in Referenz- Beispiel 3 <Schritt 4> (50 mg), um die genannte Verbindung (15
mg) zu erhalten.
NMR- Spektrum (*CDCl3) δppm: 7,40–7,25 (5H,
m), 4,94 (1H, dd, J = 4,8Hz), 3,83 (1H, d, J = 11 Hz), 3,62–3,37 (5H,
m), 3,14 (1H, d, J = 11 Hz), 2,62 (1H, dd, J = 8,13Hz), 2,65-2,35 (4H, m), 1,95–1,53 (4H,
m)
-
<Schritt 2>
-
Synthese von 1,4-Diaza-1'-benzyl-4-(6-chloronaphthalin-2-ylsulfonyl)-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Referenz- Beispiel 2 <Schritt
2> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 1 (10,0 mg),
um die genannte Verbindung quantitativ zu erhalten.
-
<Schritt 3>
-
Die
Prozedur von Beispiel 1 <Schritt
A- 1> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Schritt 1 (10 mg),
um die genannte Verbindung (22 mg) zu erhalten.
-
(Referenz- Beispiel 5)
-
Synthese von 1,4-Diaza-7-oxaspiro[bicyclo[4.3.0]nonan-8,4'-piperidin]-2-on
-
Die
Prozedur von Referenz- Beispiel 1 <Schritt
8> wurde wiederholt
unter Verwendung der Verbindung, erhalten in Referenz- Beispiel
3 <Schritt 5> (10,0 mg), um die
genannte Verbindung (6,0 mg) zu erhalten.
NMR- Spektrum (*CDCl3) δppm:
4,97 (1H, dd, J = 4,8Hz), 3,87 (1H, d, J = 12Hz), 3,59 (1H, d, J
= 18Hz), 3,51–3,38
(2H, m), 3,15 (1H, d, J = 12Hz), 3,15–2,97 (2H, m), 2,94–2,77 (2H,
m), 2,63 (1H, dd, J = 8,13Hz), 1,88–1,63 (4H, m)
-
Die
Strukturen der Verbindungen der vorliegenden Erfindung, erhalten
in den Beispielen, wie oben erwähnt,
sind in den 1 – 9 dargestellt.
Die Synthesepfade der Verbindungen der vorliegenden Erfindung sind
in den 11 – 20 dargestellt.
-
Des
Weiteren sind NMR- Spektrendaten dieser Beispiele in den 21 – 32 dargestellt.
-
Darüber hinaus
werden die Verbindung, welche unten erwähnt werden, auch in der gleichen
Art und Weise wie in den Beispielen synthetisiert.
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
<Beispiele der Röntgenstrahlkristallografie>
-
A. Röntgenstrahlkristallografie
FXa und dem (-)-optischen Isomer von Beispiel 1 der vorliegenden
Erfindung (im Folgenden hier bezeichnet als Verbindung A)
-
(A- 1) Aufreinigung und
Kristallisierung des menschlichen FXa, aus welchem die Gla-Domäne entfernt
wurde (im Folgenden hier bezeichnet als Des- Gla- FXa)
-
Eine
aufgereinigte Probe von menschlichem FXa wurde kommerziell von Enzyme
Research Laboratories, Inc. Erhalten, und die Probe wurde aufgeschlossen
mit einer Protease in Übereinstimmung
mit J. Biol. Chem., 271, 16614–16620
(1996), um die Gla-Domäne (1–44 (Chymotrypsin
Nr.) ) zu entfernen. Das Des- Gla- FXa wurde aufgereinigt unter
Verwendung von Mono- P (Amersham Pharmacia Biotech Inc.) und die
Kristallisation wurde realisiert durch die hängende Tropfen- Gas- Diffusions-
Methode.
-
Gute
Kristalle wurden erhalten, wenn die Gasdiffusion der Tropfen, hergestellt
durch Mischen einer äquivalenten
Menge der konzentrierten Probe und 26 % (W/V) PEG1500, durchgeführt wurde
gegen 26 % (W/v) PEG1500- Lösung.
-
Der
komplexe Kristall wurde einem Röntgenstrahl-
Diffraktions- Experiment bei einer geringen Temperatur von – 180°C ausgesetzt
unter Verwendung eines Diffraktometers R- AXIS (Rigaku K.K.) und
ein Datensatz wurde bei einer Auflösung 2,8 Å- Auflösung aufgenommen. Der komplexe
Kristall war orthorhombisch und die Raumgruppe war P212121 und die Gitterkonstante
betrug a = 72,7, b = 78,17 und c = 56,04 Å. Dieser Kristall enthielt
1 Molekül
in der asymmetrischen Einheit und der Vm-
Wert betrug 2,2 Å3/ Dalton.
-
Die
Struktur wurde analysiert durch Molekülaustauschverfahren unter Verwendung
von REPLACE (Tong, 1993), eingeschlossen im kristallografischen
Packungs- Programm Xsight (MSI Inc.). 1hcg der Proteindatenbank
wurde verwendet für
das anfängliche
Strukturmodell.
-
(A- 2) Konstruktion der
Kristallstruktur und Verfeinerung
-
Unter
Verwendung der dreidimensionalen Elektronendichtekarte, erhalten
durch die oben beschriebene Prozedur wurde ein detailliertes Fitten
der A- Kette (Ile16 bis The244) sowie der B- Kette (Lys877 bis Leu137)
(in Chymotrypsin Nr.) des FXa durchgeführt.
-
Diese
Operationen wurden realisiert durch manuelles Betreiben des modellbildenden
Programms Xfit, eingeschlossen in dem Packungsprogramm XtalView
(McRee, 1993).
-
Die
kristallografische Struktur dieser Atomkoordinaten wurde verfeinert
unter Verwendung von X- PLOR (Brunger, 1987). Die Verfeinerung wurde
durchgeführt
durch Wiederholen der Kalkulation durch X- PLOR und Anpassen der
Atomposition durch manuelles Einstellen, um dadurch den R- Factor
zu minimieren, und diese Verfeinerung wurde fortgeführt, bis
der Wert von ungefähr
20 % erhalten wurde.
-
Die
Koordinatendaten (PDB- Format) der Kristallstruktur des FXa- Verbindung
A- Komplexes nach der Verfeinerung sind in Tabelle A gezeigt.
-
Die Spalen sind wie unten
beschrieben.
-
Spalte
1: aufgezeichnetes ID des PDB- Files; Spalte 2: Seriennummer der
Koordinate in PDB- File; Spalte 3: Atomname; Spalte 4: Name des
Aminosäurerestes;
Spalte 5: Aminosäurerest
Nr. (Chymotrypsin Nr.); Spalte 6: X- Koordinate des Atoms; Spalte
7: Y- Koordinate des Atoms; Spalte 8: Z- Koordinate des Atoms; Spalte
9: Füllfaktor
(fixiert auf 1,0); und Spalte 10: Temperaturfaktor.
-
Der
Name des Aminosäurerests
der Verbindung A wird der Einfachheit halber als M32 indiziert.
Wasserstoffatome in den Koordinatendaten sind diejenigen, generiert
im Zuge der Kalkulation mit dem Programm X- PLOR und die Daten geben
nicht die akkurate Position der Wasserstoffatome an.
-
Auf
der Grundlage solcher Daten zeigt die 37 die
Struktur des FXa (Banddiagramm) und 38 zeigt
die Kristallstruktur des FXa- Verbindung A-Komplexes (Banddiagramm).
-
37 und 38 wurden
hergestellt unter Verwendung des Programms MOLSC-RIPT (Kraulis, P., J. Appl. Crystallogr.,
24, 946–950
(1991)).
-
39 zeigt die aktiven Stellen des menschlichen
FXa.
-
40 zeigt die aktiven Stellen des FXa- Verbindung
A- Komplexes.
-
Die
Regionen, korrespondierend zu der S1- Tasche und der S3- Tasche
sind mit einer unterbrochenen Linie umgeben, um das Verständnis für den Pharmakophor,
der die vorliegende Erfindung illustriert, zu vereinfachen.
-
41 zeit die Stereoansicht der aktiven Stellen
des menschlichen FXa- Verbindung A-Komplexes. 41 wurde
hergestellt unter Verwendung des Programms MOLSCRIPT.
-
Als
ein Ergebnis der Röntgenstrahlkristallografieanalyse
wurde herausgefunden, dass die Gruppe mit dem Naphthalinring der
Verbindung A an die S1- Tasche des FXa durch hydrophobe Wechselwirkung
gebunden ist; das Chloratom, zugefügt zu Naphthalin wurde einer
Wechselwirkung mit der Benzolring- Gruppe der Tyr228- Seitenkette
in der S1-Tasche
unterzogen; die Verbindung A wurde keiner elektrostatischen Wechselwirkung
mit dem Asp189 des FXa in der S1- Tasche unterzogen; und der Bindungsmodus
der Verbindung A zur S1- Tasche ist total unterschiedlich von dem
Bindungsmodus von DX-9065a
und FX- 2212a, welche bekannte FXa- Inhibitoren sind, deren Struktur
des Komplexes herausgefunden wurde.
-
Im
Hinblick auf die merklich hohe Selektivität der Verbindung A für Trypsin
glaubt man, dass eine sterische Hinderung zwischen der Verbindung
A und Ser190 für
Trypsins induziert wird und solch eine sterische Hinderung ist ein
Faktor für
die hohe Selektivität
für das
Trypsin.
-
Die
4-Aminopyridingruppe der Verbindung A bindet an die S3- Tasche per
Wechselwirkung zwischen der basischen Gruppe von 4-Aminopyridin
und der elektrisch negativen Bedingung der S3- Tasche; und man glaubt,
dass eine solche Situation zur Selektivität der Verbindung A für Trypsin,
Thrombin, Protein C und dem Gewebsplasminogenaktivator beiträgt.
-
Des
Weiteren wird eine Wasserstoff- Brücken- Bindung ausgebildet zwischen
dem Carbonylsauerstoffatom in der Verbindung A und der NH-Gruppe
des Gly218- Rückgrats.
Obwohl die vorliegende Erfindung vorzugsweise nicht durch irgendwelche
Hypothesen begrenzt ist, glaubt man, dass die strukturelle Aktivitätskorrelation
der Verbindung der vorliegenden Erfindung anzeigt, dass diese Bindung
nicht notwendig ist für
die Inhibierung des FXa, jedoch sekundäre Effekte aufweist, wie z.
B. den Anstieg der FXa- inhibitorischen Aktivität.
-
Konstruktion
der Modellstruktur des Verbindungs- FXa- Komplexes
-
Insight
II, Discover, und Search Compare, wie unten erwähnt, sind Namen von Computerprogrammen, die
kommerziell verfügbar
sind, von Molecular Simulations Inc., San Diego, CA, USA.
-
Zwei Referenz-
Verbindungen
-
- Verbindung B: 4-[3-(6-Chloronaphthalin-2-ylsulfonamid)-2-[1-(4-pyridyl)piperidin-4-ylmethyl]aminopropionyl]-1,1-dioxothiomorpholin
(Die Verbindung der japanischen Patentanmeldung Nr. 11–180909,
Beispiel 8); und
- Verbindung C: (R)-4-(6-Chloronaphthalin-2-ylsulfonyl)-6-ethoxycarbonyl-1-[1-(4-pyridyl)piperidin-4-ylmethyl]piperazin-2-on
(Die Verbindung von WO 99/33805, Beispiel 60) (Es sei darauf verwiesen,
dass der Produktionsprozess dieser Verbindungen jeweils in den Beschreibungen
der Patentanmeldungen zu finden ist. Die Strukturformeln sind in 10 gezeigt.)
-
Dreidimensionale
Modellstrukturen dieser Verbindungen B und C wurden hergestellt
auf Insight II und die Modellstruktur wurde optimiert durch eine
molekulare mechanistische Berechnung unter Verwendung von Discover.
Anschließend
wurden durch manuelle Operation auf Insight II die Halogenonaphthalingruppe
der Verbindung B und diejenige der Verbindung C mit der Halogenonaphthalingruppe
der Verbindung A in der Kristallstruktur des Komplexes erhalten
in der Kristallstrukturanalyse des Beispiels der vorliegenden Erfindung überlagert,
um dadurch die Ausgangsstruktur des Modells zu konstruieren und
zwar des Komplexes von FXa und der Verbindung B oder C.
-
Konformations-
Suche der Verbindung
-
Die
Konformation der Verbindung B und C, abgesehen von der Halogenonaphthalingruppe
wurde gesucht unter Verwendung von Search Compare, wobei die Halogenonaphthalingruppe
der Verbindung B und C in der S1- Tasche fixiert blieb.
-
Die
Konformation wurde erzeugt durch systematisches Rotieren der Bindungen
in der Verbindung B oder C, von denen man annahm, dass sie rotierbar
wären.
Der Rotationswinkel der Bindung betrug 60° bis 300° bei einem Inkrement von 120° in dihedralem
Winkel, in dem Fall der Bindung zwischen Sp3-
Atomen; und 0° bis
330° bei
einem Inkrement von 30° in
dihedralem Winkel im Falle einer Bindung zwischen sp3-
Atom und sp2- Atom. Diese Rotationswinkel
sind die Winkel, die von MSI Inc. als Suchbedingungen zum Erzeugen
stabiler Konformationen der Verbindung empfohlen wurden.
-
Resultate
der Analyse
-
Als
ein Ergebnis der Konformationssuche wurde angenommen für Verbindung
B, dass die 4- Aminopyridingruppe, welche die basische Gruppe der
Verbindung B darstellt, in der Lage ist, an S3- Tasche zu binden,
und die Bindungsbedingungen der Verbindung B an FXa erfüllt alle
Punkte des Aspektes "17-
b". Es wurde angenommen
für Verbindung
C, dass die 4- Aminopyridingruppe, welche des basische Gruppe der
Verbindung C ist, auch in der Lage war, an die S3- Tasche zu binden
und die Bindungsbedingungen der Verbindung C an FXa erfüllten auch
alle Punkte des Aspekts "17-
b".
-
Messung der Aktivität
-
Wenn
die Aktivität
bewertet wurde durch die Bioassay- Prozedur beschrieben im experimentellen
Beispiel 1, a) der vorliegenden Erfindung, zeigte die Verbindung
B einen IC50- Wert von 0,031 mM, und Verbindung C
zeigte einen IC50- Wert von 0,028 mM.
-
Der
Pharmakophor, der die vorliegende Erfindung illustriert, wurde auf
der Basis der neuen trizyklischen Verbindung, die eine Spiroeinheit
aufweist, erhalten. Diese Verbindung spielte eine wichtige Rolle
im Auffinden des neuen Pharmakophors, der nie zuvor für FXa offenbart
wurde, da die dreidimensionale Anordnung der drei Ringe in dieser
Verbindung fixiert ist. Unerwarteterweise hat sich auch bestätigt, dass
der so abgeleitete Pharmakophor recht bedeutend ist sowie vollständig anwendbar
ist mit Mitteln des molekularen Designs auf eine Verbindung, die
kein solches Skelett aufweist, und insbesondere auf eine Verbindung,
die eine flexible dreidimensionelle Anordnung aufweist.
-
Industrielle
Anwendbarkeit
-
Die
Verbindung der vorliegenden Erfindung inhibiert spezifisch FXa und
zeigt starke Antikoaggulations- Wirkung. Die Verbindung der vorliegenden
Erfindung ist auch leicht einzusetzen, da sie eine hohe orale Absorptionsfähigkeit,
wie auch eine lang anhaltende Wirkung und hohe Sicherheit zeigt.
Dementsprechend ist die Verbindung der vorliegenden Erfindung sehr
bedeutsam als ein Antikoaggulans.
-
Des
Weiteren ist der Pharmakophor, der die vorliegende Erfindung illustriert,
der abgeleitet ist von der Verbindung der vorliegenden Erfindung,
in der Lage, Information bereitzustellen, die in Identifizieren
oder der Konzeption der Inhibitoren, welche kompetitiv an die aktive
Stelle des FXa oder dessen Fragment binden, bedeutsam ist.

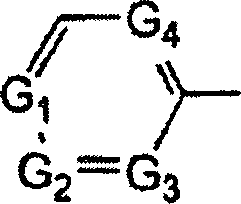
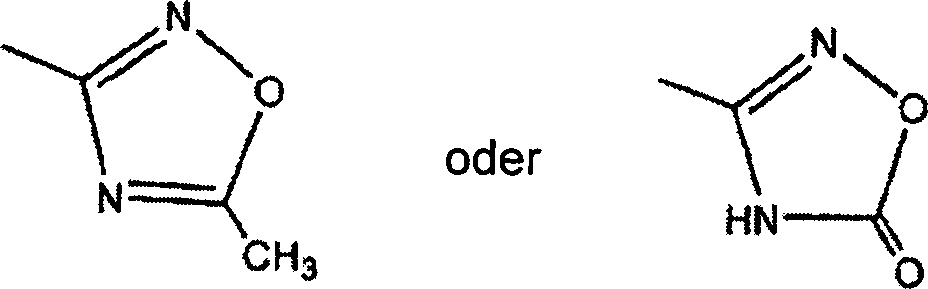
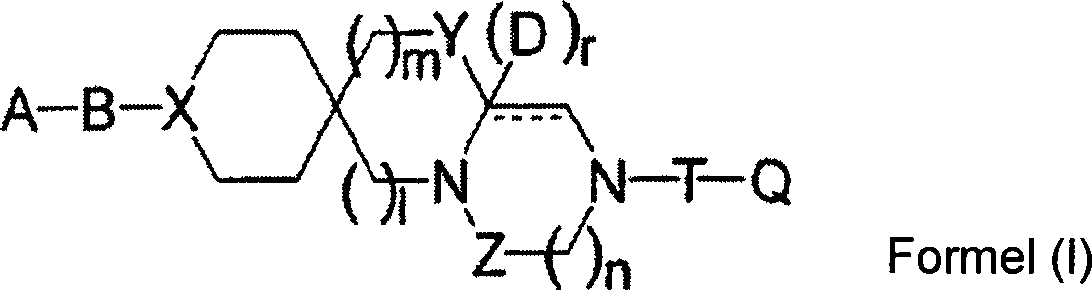
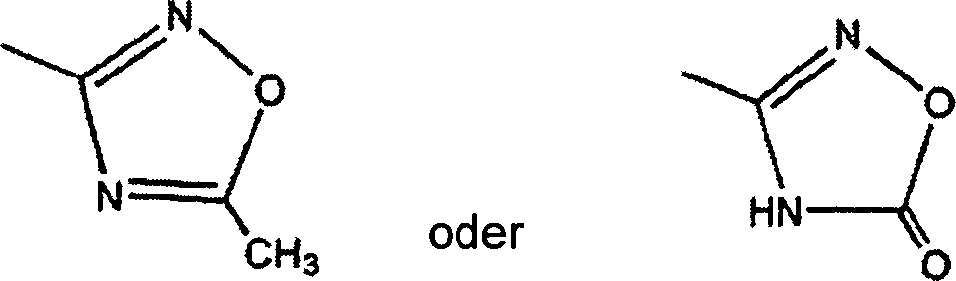
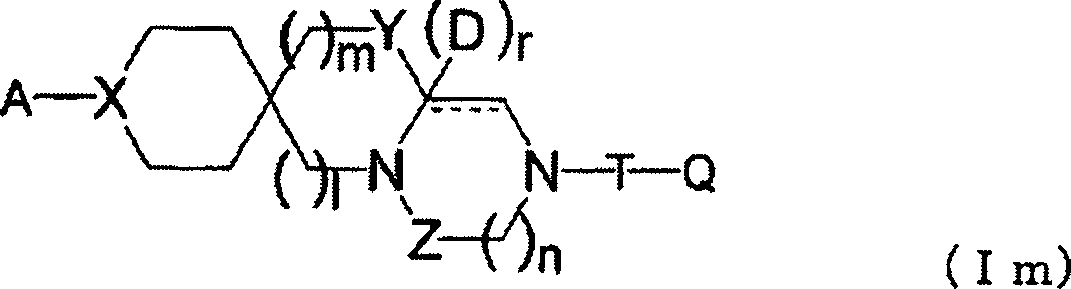
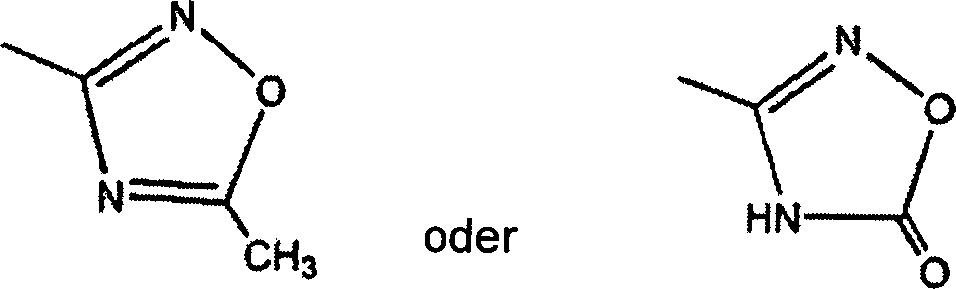 worin G1, G2, G3 und G4 unabhängig voneinander CH oder N sind, und vorzugsweise zumindest einer von G1, G2, G3 und G4 N ist. Umso mehr bevorzugt sind diejenigen, worin G1 gleich N ist, und G2, G3 und G4 CH sind; G2 N ist, und G1, G3 und G4 CH sind; G3 N ist, und G1, G2 und G4 CH sind; G1 und G2 N sind, und G3 und G4 CH sind; G1 und G3 N sind, und G2 und G4 CH sind; G1, G2 und G4 N sind, und G3 CH ist; und G1, G3 und G4 N sind, und G2 CH ist; und noch mehr bevorzugt sind diejenigen, worin G1 N ist, und G2, G3 und G4 CH sind; G1 und G3 N sind, und G2 und G4 CH sind; und G1, G3 und G4 N sind, und G2 CH ist.)
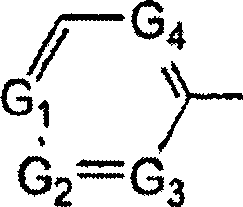
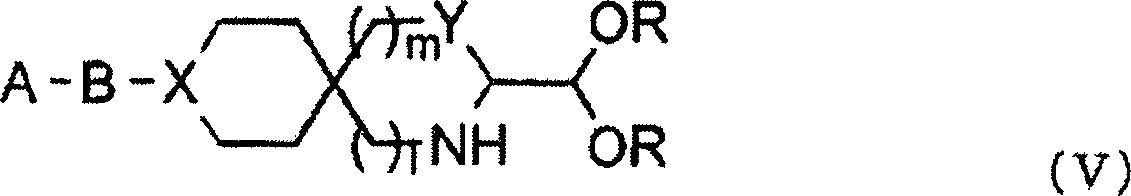
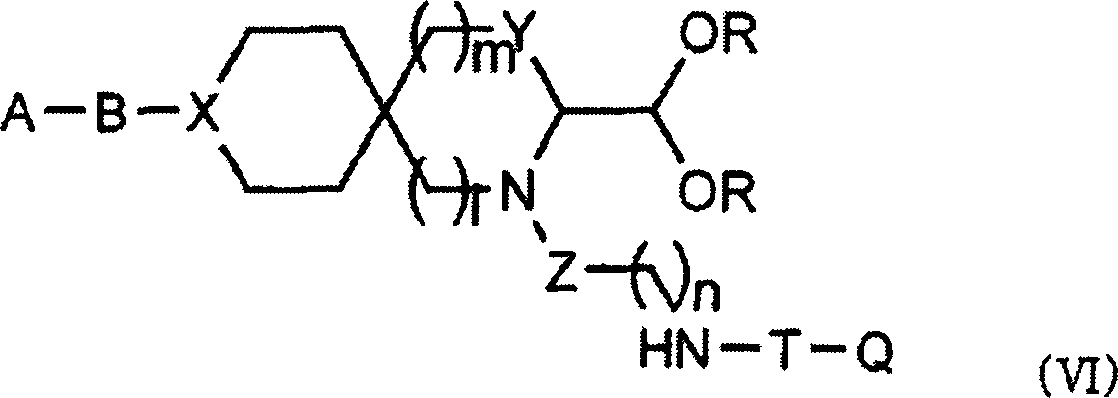

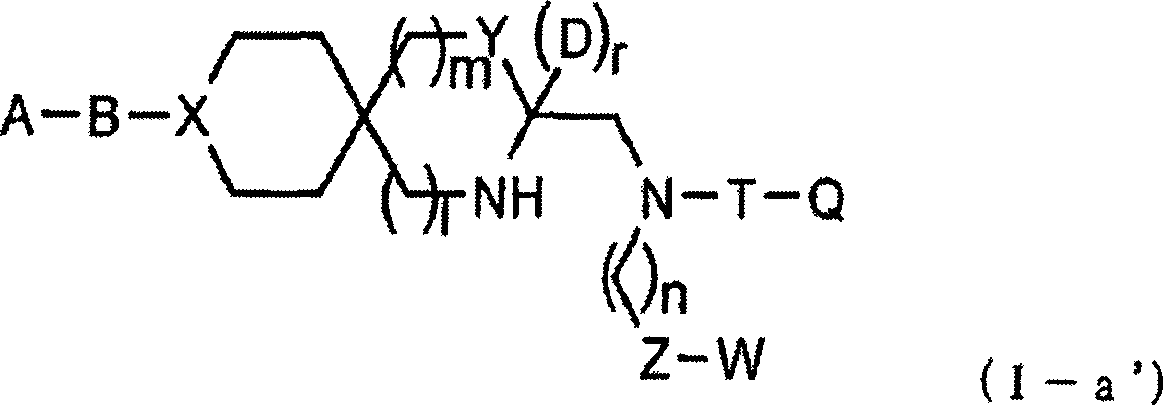


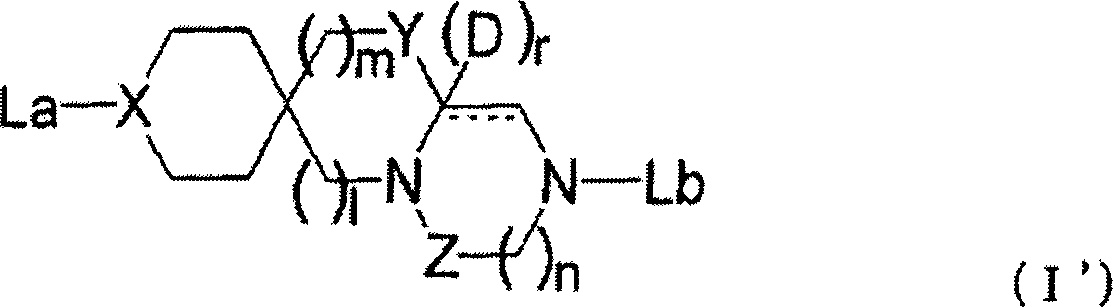
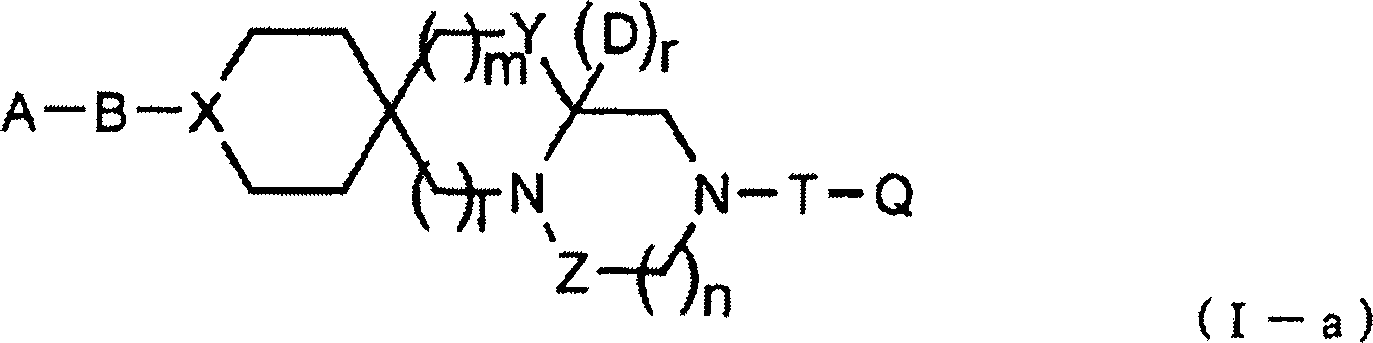
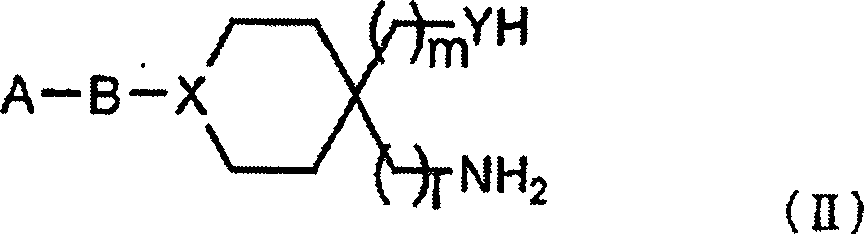
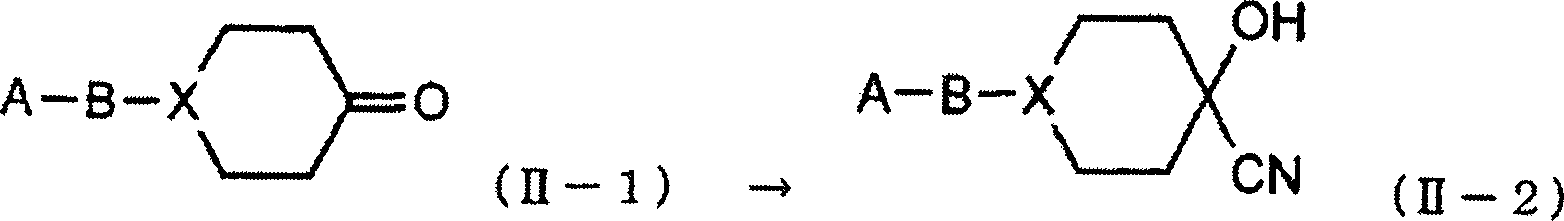

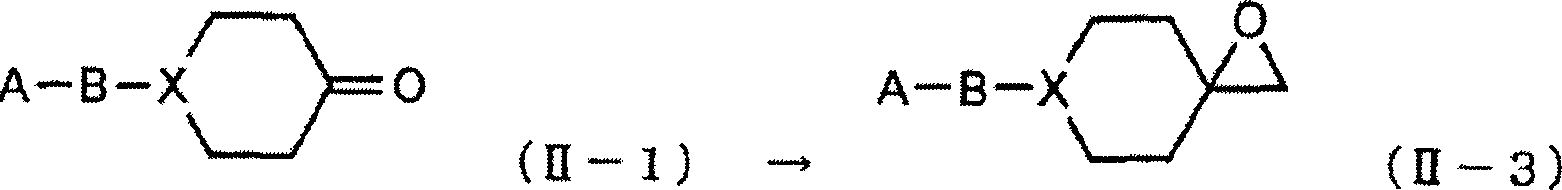
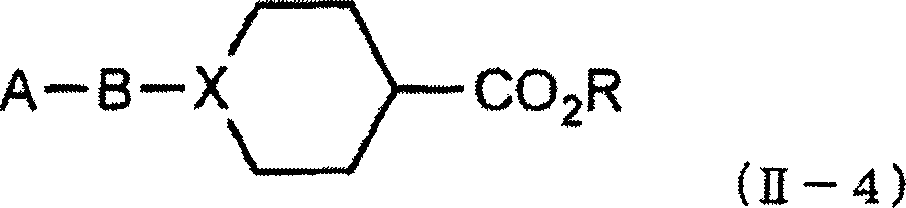
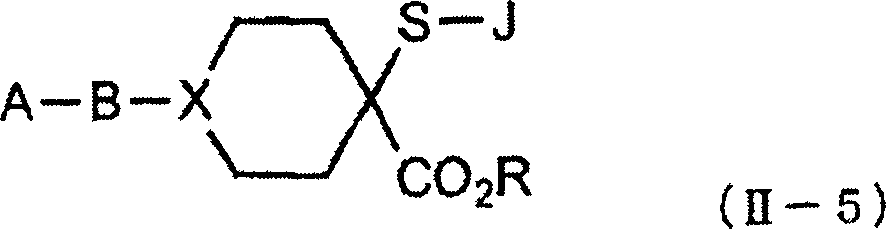

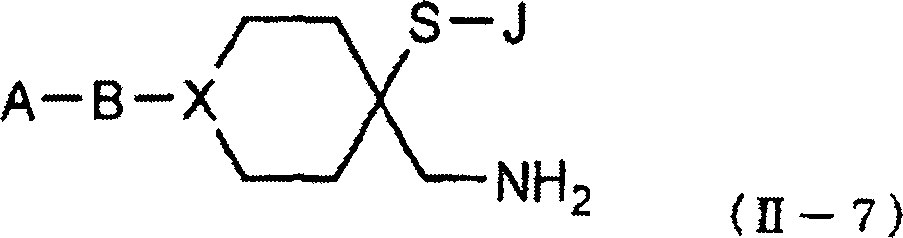
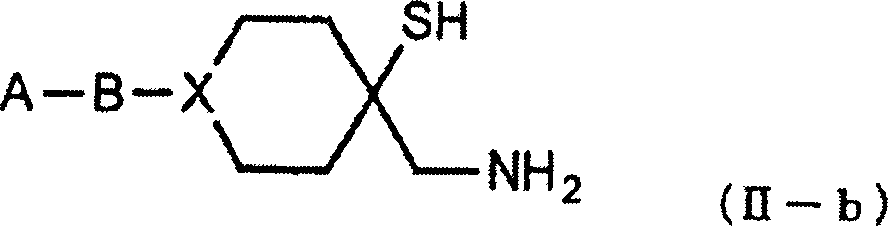


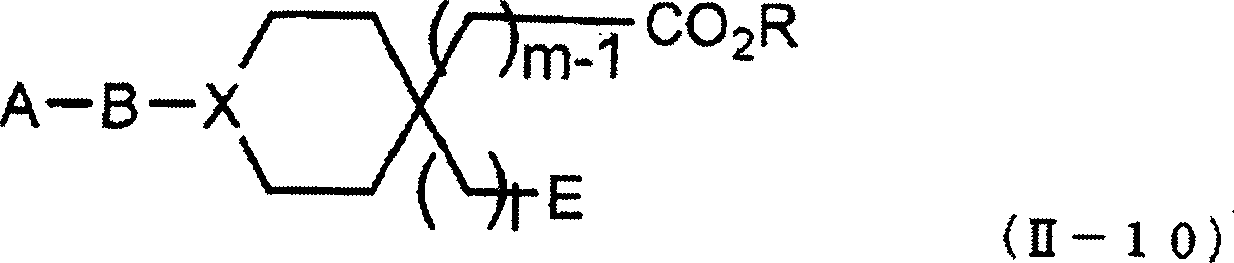


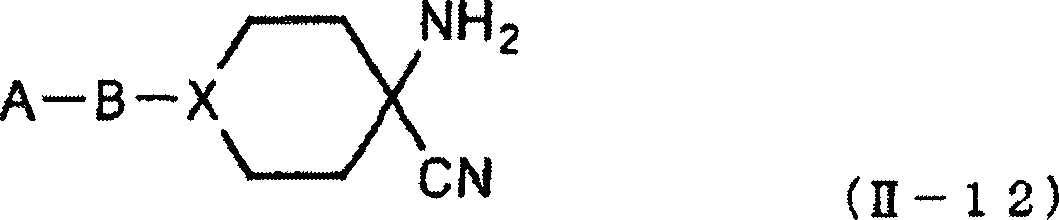
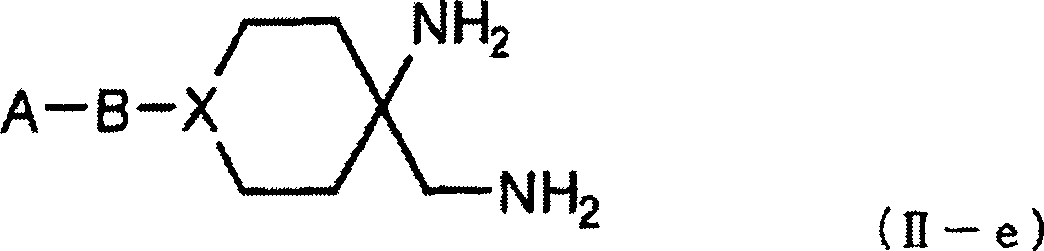

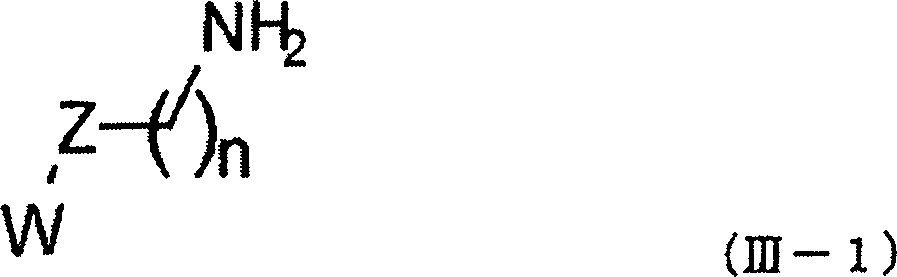 (worin W, Q und T wie oben beschrieben sind) oder deren Salz, welche kommerziell verfügbar oder fertig erhältlich ist aus einer kommerziell verfügbaren Verbindung, kann fusioniert werden, um die Verbindung, repräsentiert durch die Formel (III- 3) oder ihr Salz herzustellen. Wenn T eine Sulfonylgruppe und W ein Chloratom ist, kann die Reaktion beispielsweise durchgeführt werden in Methylenchlorid in der Gegenwart von Triethylamin bei einer Temperatur im Bereich von 0°C bis Raumtemperatur, und vorzugsweise bei Raumtemperatur und zwar für 2 bis 12 Stunden.
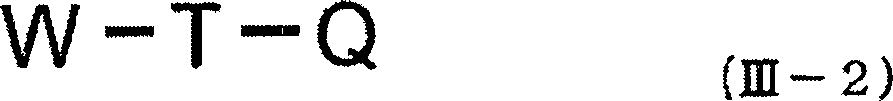

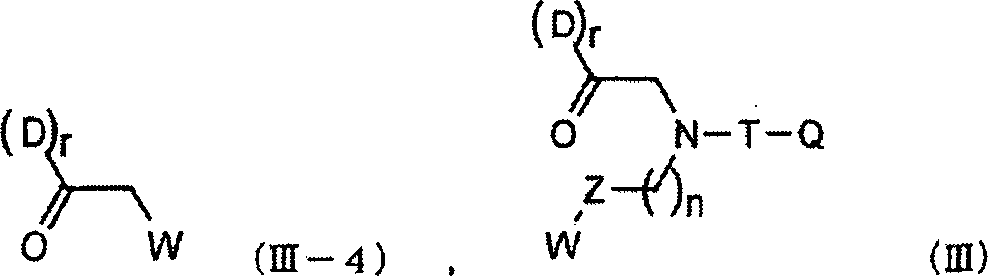
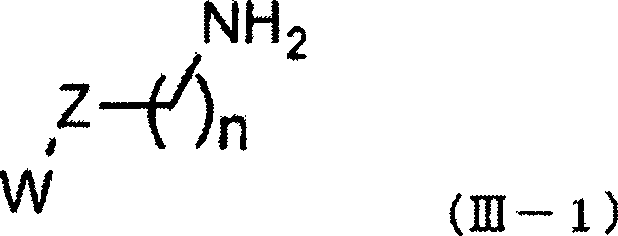
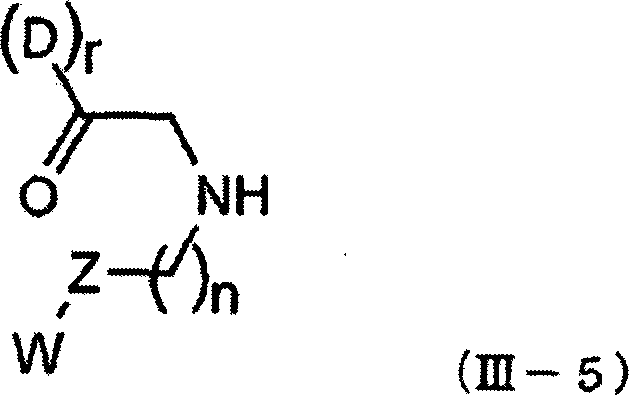

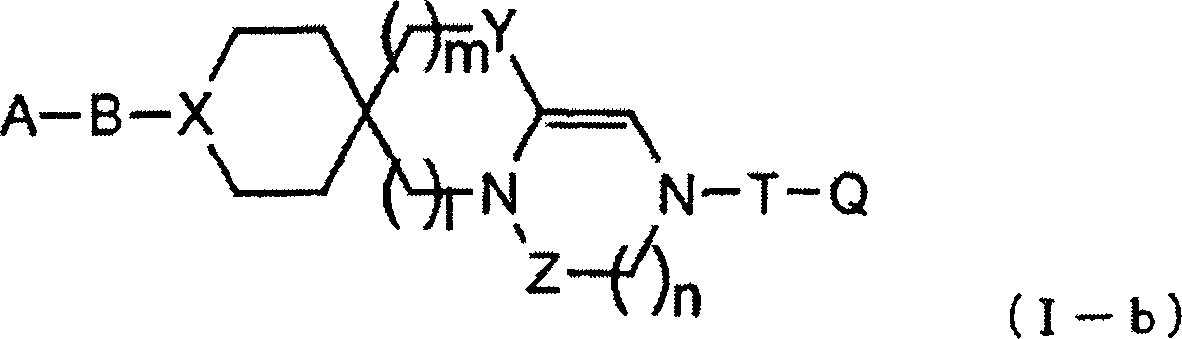
 (In der Formel sind A, B, X, Y, l und m und die Substitution einer jeden Alkylenkette wie oben definiert; und R ist wie das R definiert in Formel (IV).)
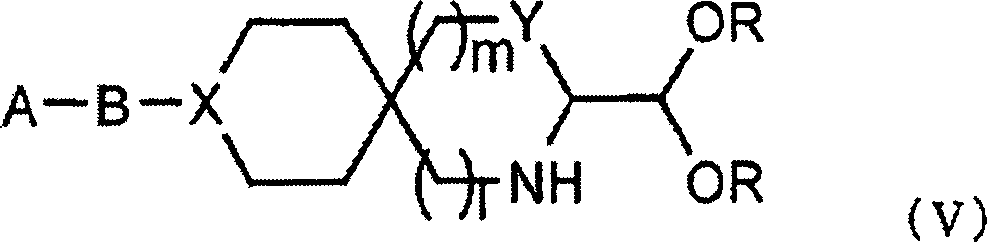
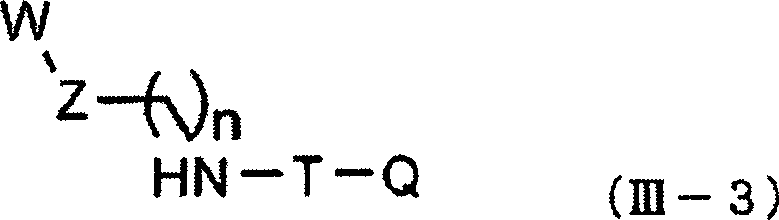
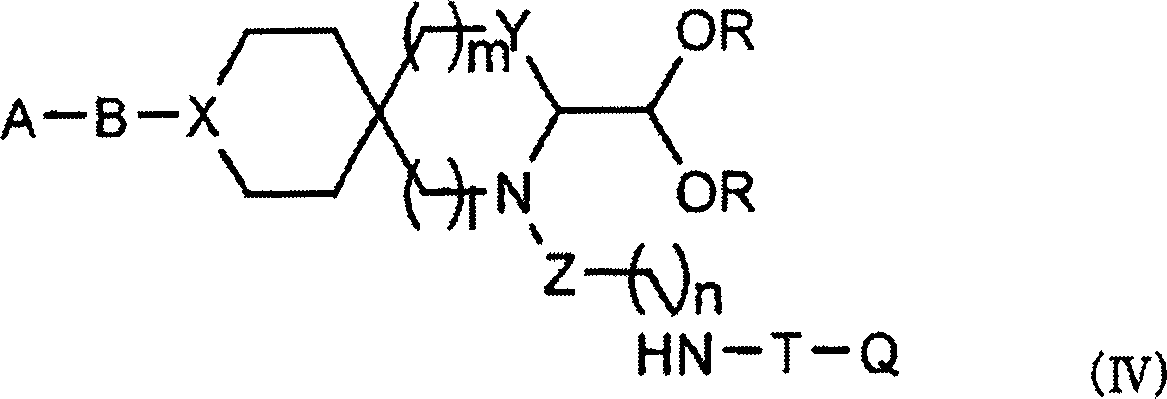


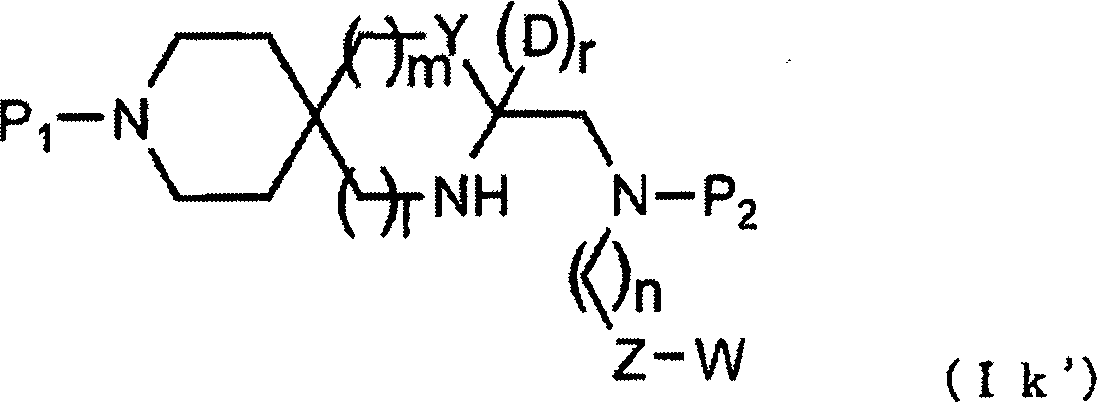


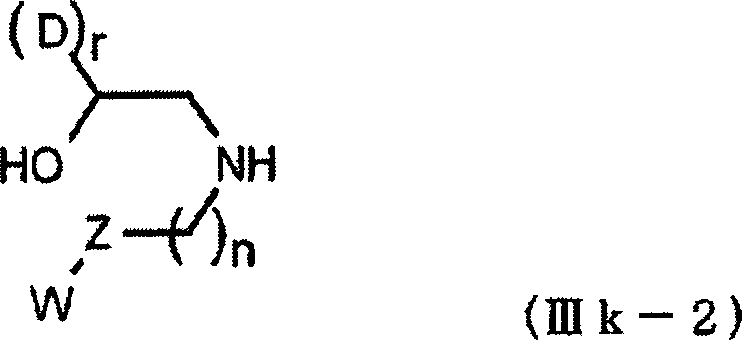
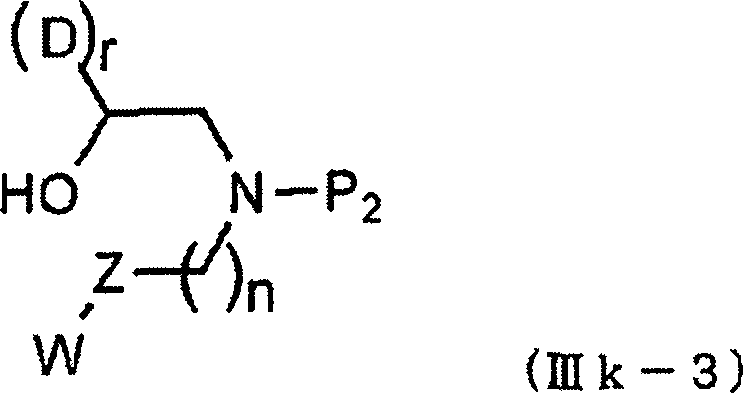

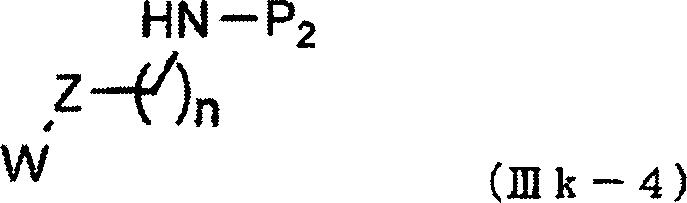
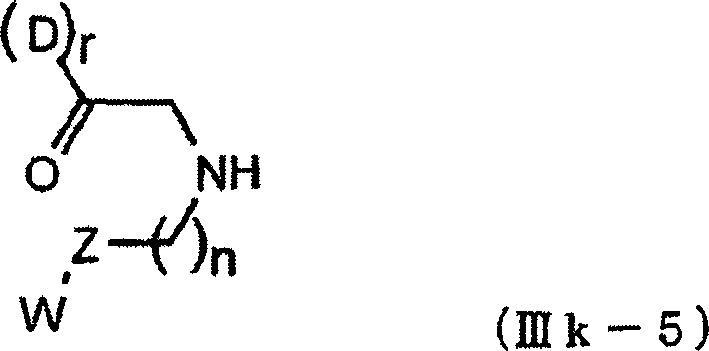
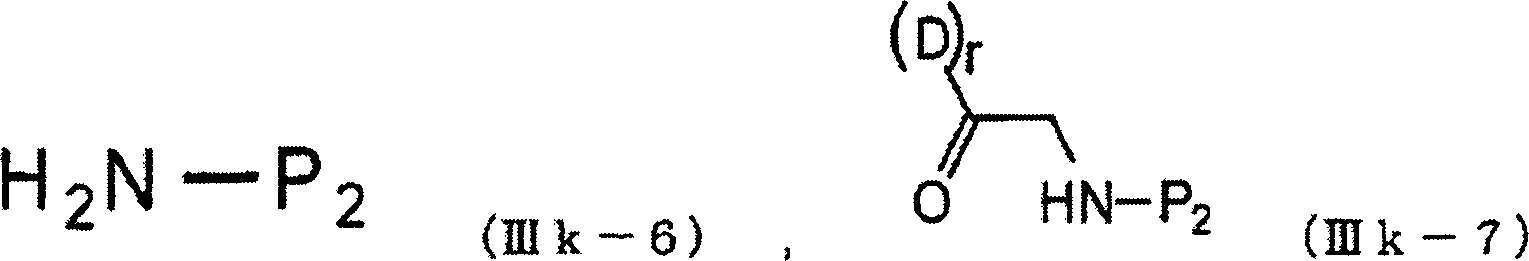
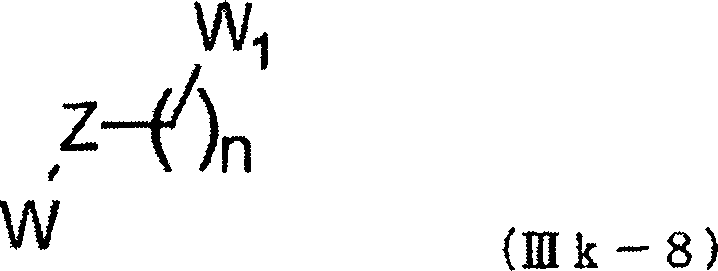
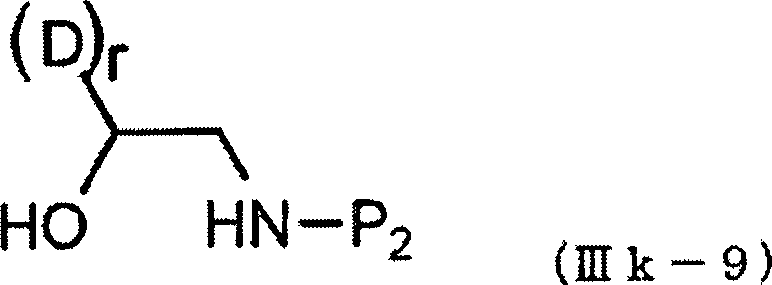
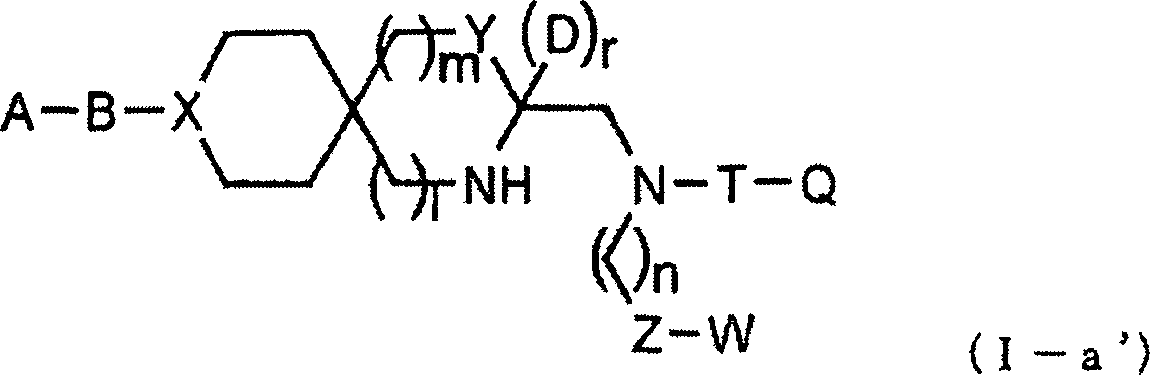
 (worin A, B, Q, T, X, n und Ac und die Substitution einer jeden Alkylenkette wie oben definiert sind) oder deren Salz herzustellen.