DE60209192T2 - Inhibitoren der verweigtkettigen, von Aminosäure abhängigen Aminotransferase und deren Verwendung in der Behandlung von neurodegenerativen Erkrankungen - Google Patents
Inhibitoren der verweigtkettigen, von Aminosäure abhängigen Aminotransferase und deren Verwendung in der Behandlung von neurodegenerativen Erkrankungen Download PDFInfo
- Publication number
- DE60209192T2 DE60209192T2 DE60209192T DE60209192T DE60209192T2 DE 60209192 T2 DE60209192 T2 DE 60209192T2 DE 60209192 T DE60209192 T DE 60209192T DE 60209192 T DE60209192 T DE 60209192T DE 60209192 T2 DE60209192 T2 DE 60209192T2
- Authority
- DE
- Germany
- Prior art keywords
- thiazol
- oxo
- ylidene
- alkyl
- phenylamino
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
- 230000004770 neurodegeneration Effects 0.000 title claims abstract description 10
- 208000015122 neurodegenerative disease Diseases 0.000 title claims abstract description 9
- 238000011282 treatment Methods 0.000 title claims description 24
- 230000001419 dependent effect Effects 0.000 title claims description 5
- 108090000340 Transaminases Proteins 0.000 title claims description 3
- 102000003929 Transaminases Human genes 0.000 title claims 2
- 239000003112 inhibitor Substances 0.000 title abstract description 32
- 150000001413 amino acids Chemical class 0.000 title description 2
- 206010012689 Diabetic retinopathy Diseases 0.000 claims abstract description 13
- 208000019901 Anxiety disease Diseases 0.000 claims abstract description 6
- 230000036506 anxiety Effects 0.000 claims abstract description 6
- 208000000094 Chronic Pain Diseases 0.000 claims abstract description 5
- 208000013016 Hypoglycemia Diseases 0.000 claims abstract description 5
- 208000002193 Pain Diseases 0.000 claims abstract description 5
- 208000018737 Parkinson disease Diseases 0.000 claims abstract description 5
- 206010046543 Urinary incontinence Diseases 0.000 claims abstract description 5
- 230000002461 excitatory amino acid Effects 0.000 claims abstract description 5
- 239000003257 excitatory amino acid Substances 0.000 claims abstract description 5
- 208000004296 neuralgia Diseases 0.000 claims abstract description 5
- 208000021722 neuropathic pain Diseases 0.000 claims abstract description 5
- 206010010904 Convulsion Diseases 0.000 claims abstract description 4
- 206010048843 Cytomegalovirus chorioretinitis Diseases 0.000 claims abstract description 4
- 208000010412 Glaucoma Diseases 0.000 claims abstract description 4
- 208000028017 Psychotic disease Diseases 0.000 claims abstract description 4
- 230000002411 adverse Effects 0.000 claims abstract description 4
- 230000036461 convulsion Effects 0.000 claims abstract description 4
- 208000001763 cytomegalovirus retinitis Diseases 0.000 claims abstract description 4
- 230000002218 hypoglycaemic effect Effects 0.000 claims abstract description 4
- 208000014674 injury Diseases 0.000 claims abstract description 4
- 238000001356 surgical procedure Methods 0.000 claims abstract description 4
- 230000008733 trauma Effects 0.000 claims abstract description 4
- 206010002091 Anaesthesia Diseases 0.000 claims abstract description 3
- 208000019695 Migraine disease Diseases 0.000 claims abstract description 3
- 239000002647 aminoglycoside antibiotic agent Substances 0.000 claims abstract description 3
- 230000037005 anaesthesia Effects 0.000 claims abstract description 3
- 208000016354 hearing loss disease Diseases 0.000 claims abstract description 3
- 208000028867 ischemia Diseases 0.000 claims abstract description 3
- 206010011878 Deafness Diseases 0.000 claims abstract 2
- 230000019771 cognition Effects 0.000 claims abstract 2
- 230000010370 hearing loss Effects 0.000 claims abstract 2
- 231100000888 hearing loss Toxicity 0.000 claims abstract 2
- -1 2,6-Dichloro-phenylamino Chemical group 0.000 claims description 129
- 150000001875 compounds Chemical class 0.000 claims description 91
- 239000000460 chlorine Substances 0.000 claims description 42
- 150000003839 salts Chemical class 0.000 claims description 32
- DLFVBJFMPXGRIB-UHFFFAOYSA-N Acetamide Chemical compound CC(N)=O DLFVBJFMPXGRIB-UHFFFAOYSA-N 0.000 claims description 28
- 125000000217 alkyl group Chemical group 0.000 claims description 28
- 125000000623 heterocyclic group Chemical group 0.000 claims description 23
- 239000001257 hydrogen Substances 0.000 claims description 21
- 229910052739 hydrogen Inorganic materials 0.000 claims description 21
- KXKVLQRXCPHEJC-UHFFFAOYSA-N acetic acid trimethyl ester Natural products COC(C)=O KXKVLQRXCPHEJC-UHFFFAOYSA-N 0.000 claims description 20
- 125000003118 aryl group Chemical group 0.000 claims description 14
- 125000000753 cycloalkyl group Chemical group 0.000 claims description 12
- 229910052760 oxygen Inorganic materials 0.000 claims description 12
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 11
- 229910052757 nitrogen Inorganic materials 0.000 claims description 11
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 11
- 229910052717 sulfur Chemical group 0.000 claims description 11
- 150000001408 amides Chemical class 0.000 claims description 10
- 150000002148 esters Chemical class 0.000 claims description 10
- 150000002431 hydrogen Chemical class 0.000 claims description 10
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims description 10
- 125000002252 acyl group Chemical group 0.000 claims description 8
- 239000003814 drug Substances 0.000 claims description 8
- 229910052736 halogen Inorganic materials 0.000 claims description 8
- 150000002367 halogens Chemical class 0.000 claims description 8
- IJGRMHOSHXDMSA-UHFFFAOYSA-N nitrogen Substances N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 claims description 8
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical group C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 claims description 7
- 125000005842 heteroatom Chemical group 0.000 claims description 7
- 238000011321 prophylaxis Methods 0.000 claims description 7
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical group C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 claims description 6
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical group C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 claims description 6
- 125000004432 carbon atom Chemical group C* 0.000 claims description 6
- 239000003937 drug carrier Substances 0.000 claims description 6
- 125000001072 heteroaryl group Chemical group 0.000 claims description 6
- 239000008194 pharmaceutical composition Substances 0.000 claims description 5
- 125000000547 substituted alkyl group Chemical group 0.000 claims description 5
- ZJAFQEPKACAPLY-UHFFFAOYSA-N 2-(2,6-dichloroanilino)-5-(2-oxo-2-piperidin-1-ylethylidene)-1,3-thiazol-4-one Chemical compound ClC1=CC=CC(Cl)=C1NC(S1)=NC(=O)C1=CC(=O)N1CCCCC1 ZJAFQEPKACAPLY-UHFFFAOYSA-N 0.000 claims description 4
- FNRVTKUWVYJOBB-UHFFFAOYSA-N 2-(2,6-dichloroanilino)-5-(2-oxo-2-pyrrolidin-1-ylethylidene)-1,3-thiazol-4-one Chemical compound ClC1=CC=CC(Cl)=C1NC(S1)=NC(=O)C1=CC(=O)N1CCCC1 FNRVTKUWVYJOBB-UHFFFAOYSA-N 0.000 claims description 4
- KSQGMCZSCVFVCV-UHFFFAOYSA-N 2-(2,6-dichloroanilino)-5-[2-(4-ethylpiperazin-1-yl)-2-oxoethylidene]-1,3-thiazol-4-one Chemical compound C1CN(CC)CCN1C(=O)C=C1C(=O)N=C(NC=2C(=CC=CC=2Cl)Cl)S1 KSQGMCZSCVFVCV-UHFFFAOYSA-N 0.000 claims description 4
- CYNZSDGJOOVLEJ-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]acetic acid Chemical compound O=C1C(=CC(=O)O)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 CYNZSDGJOOVLEJ-UHFFFAOYSA-N 0.000 claims description 4
- 125000006283 4-chlorobenzyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1Cl)C([H])([H])* 0.000 claims description 4
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical group [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 claims description 4
- 238000004519 manufacturing process Methods 0.000 claims description 4
- 125000005394 methallyl group Chemical group 0.000 claims description 4
- MNAVCUFJYLYIGJ-UHFFFAOYSA-N n-(1-benzylpyrrolidin-3-yl)-2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-methylacetamide Chemical compound S1C(NC=2C(=CC=CC=2Cl)Cl)=NC(=O)C1=CC(=O)N(C)C(C1)CCN1CC1=CC=CC=C1 MNAVCUFJYLYIGJ-UHFFFAOYSA-N 0.000 claims description 4
- OJKILORJPNZLHY-UHFFFAOYSA-N n-(cyclopropylmethyl)-2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-propylacetamide Chemical compound S1C(NC=2C(=CC=CC=2Cl)Cl)=NC(=O)C1=CC(=O)N(CCC)CC1CC1 OJKILORJPNZLHY-UHFFFAOYSA-N 0.000 claims description 4
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 claims description 4
- 239000001301 oxygen Chemical group 0.000 claims description 4
- 125000005346 substituted cycloalkyl group Chemical group 0.000 claims description 4
- 125000000446 sulfanediyl group Chemical group *S* 0.000 claims description 4
- 125000004454 (C1-C6) alkoxycarbonyl group Chemical group 0.000 claims description 3
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims description 3
- QLPQRAKXBOMIDF-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-propan-2-ylacetamide Chemical compound O=C1C(=CC(=O)NC(C)C)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 QLPQRAKXBOMIDF-UHFFFAOYSA-N 0.000 claims description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 claims description 3
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical group [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 claims description 3
- 150000005693 branched-chain amino acids Chemical class 0.000 claims description 3
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 claims description 3
- 125000000468 ketone group Chemical group 0.000 claims description 3
- 150000002825 nitriles Chemical class 0.000 claims description 3
- 125000003107 substituted aryl group Chemical group 0.000 claims description 3
- 239000011593 sulfur Chemical group 0.000 claims description 3
- WGTSDJYGDHONCL-UHFFFAOYSA-N tert-butyl 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]acetate Chemical compound O=C1C(=CC(=O)OC(C)(C)C)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 WGTSDJYGDHONCL-UHFFFAOYSA-N 0.000 claims description 3
- MRJMIJHNYWHJDI-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-(3-methylsulfanylpropyl)acetamide Chemical compound O=C1C(=CC(=O)NCCCSC)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 MRJMIJHNYWHJDI-UHFFFAOYSA-N 0.000 claims description 2
- UOZUFRIPBVPOFO-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-ethylacetamide Chemical compound O=C1C(=CC(=O)NCC)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 UOZUFRIPBVPOFO-UHFFFAOYSA-N 0.000 claims description 2
- GNKJHLOFMOVXFL-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-methoxyacetamide Chemical compound O=C1C(=CC(=O)NOC)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 GNKJHLOFMOVXFL-UHFFFAOYSA-N 0.000 claims description 2
- CPALSULLWMYZBO-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-methylacetamide Chemical compound O=C1C(=CC(=O)NC)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 CPALSULLWMYZBO-UHFFFAOYSA-N 0.000 claims description 2
- KRBAYUAJVCNIPS-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-propylacetamide Chemical compound O=C1C(=CC(=O)NCCC)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 KRBAYUAJVCNIPS-UHFFFAOYSA-N 0.000 claims description 2
- 206010027603 Migraine headaches Diseases 0.000 claims description 2
- 230000006698 induction Effects 0.000 claims description 2
- 230000005764 inhibitory process Effects 0.000 claims description 2
- VSOMDJYNTWCBQF-UHFFFAOYSA-N methyl 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]acetate Chemical compound O=C1C(=CC(=O)OC)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 VSOMDJYNTWCBQF-UHFFFAOYSA-N 0.000 claims description 2
- IJTRQZQRMWQBIK-UHFFFAOYSA-N n-benzyl-2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]acetamide Chemical compound ClC1=CC=CC(Cl)=C1NC(S1)=NC(=O)C1=CC(=O)NCC1=CC=CC=C1 IJTRQZQRMWQBIK-UHFFFAOYSA-N 0.000 claims description 2
- 125000001624 naphthyl group Chemical group 0.000 claims description 2
- 125000004433 nitrogen atom Chemical group N* 0.000 claims description 2
- 125000004193 piperazinyl group Chemical group 0.000 claims description 2
- 125000000027 (C1-C10) alkoxy group Chemical group 0.000 claims 4
- 125000000882 C2-C6 alkenyl group Chemical group 0.000 claims 4
- 125000002373 5 membered heterocyclic group Chemical group 0.000 claims 2
- 125000004070 6 membered heterocyclic group Chemical group 0.000 claims 2
- 125000006376 (C3-C10) cycloalkyl group Chemical group 0.000 claims 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 claims 1
- 125000005129 aryl carbonyl group Chemical group 0.000 claims 1
- 229910052799 carbon Inorganic materials 0.000 claims 1
- 125000006684 polyhaloalkyl group Polymers 0.000 claims 1
- SNOOUWRIMMFWNE-UHFFFAOYSA-M sodium;6-[(3,4,5-trimethoxybenzoyl)amino]hexanoate Chemical compound [Na+].COC1=CC(C(=O)NCCCCCC([O-])=O)=CC(OC)=C1OC SNOOUWRIMMFWNE-UHFFFAOYSA-M 0.000 claims 1
- 101710105312 Branched-chain-amino-acid aminotransferase Proteins 0.000 abstract description 33
- 101710097328 Branched-chain-amino-acid aminotransferase, cytosolic Proteins 0.000 abstract description 33
- 101710194298 Branched-chain-amino-acid aminotransferase, mitochondrial Proteins 0.000 abstract description 33
- 101710158343 Probable branched-chain-amino-acid aminotransferase Proteins 0.000 abstract description 33
- 101710199693 Putative branched-chain-amino-acid aminotransferase Proteins 0.000 abstract description 33
- AZPBDRUPTRGILK-UHFFFAOYSA-N benzotriazol-1-ium-1-ylidenemethanediamine;4-methylbenzenesulfonate Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1.C1=CC=C2N(C(=N)N)N=NC2=C1 AZPBDRUPTRGILK-UHFFFAOYSA-N 0.000 abstract description 32
- 208000024827 Alzheimer disease Diseases 0.000 abstract description 6
- 206010002026 amyotrophic lateral sclerosis Diseases 0.000 abstract description 6
- 208000023105 Huntington disease Diseases 0.000 abstract description 4
- 201000010374 Down Syndrome Diseases 0.000 abstract description 2
- 206010044688 Trisomy 21 Diseases 0.000 abstract 1
- 230000002708 enhancing effect Effects 0.000 abstract 1
- 230000001939 inductive effect Effects 0.000 abstract 1
- 206010027599 migraine Diseases 0.000 abstract 1
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 56
- 238000000034 method Methods 0.000 description 44
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 38
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 37
- 230000015572 biosynthetic process Effects 0.000 description 27
- 238000004128 high performance liquid chromatography Methods 0.000 description 27
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 26
- 238000003786 synthesis reaction Methods 0.000 description 25
- ASUDFOJKTJLAIK-UHFFFAOYSA-N 2-methoxyethanamine Chemical compound COCCN ASUDFOJKTJLAIK-UHFFFAOYSA-N 0.000 description 23
- 235000019439 ethyl acetate Nutrition 0.000 description 22
- 238000002360 preparation method Methods 0.000 description 20
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 19
- 235000019253 formic acid Nutrition 0.000 description 19
- 239000000203 mixture Substances 0.000 description 17
- 239000000047 product Substances 0.000 description 17
- 239000002253 acid Substances 0.000 description 16
- 238000005160 1H NMR spectroscopy Methods 0.000 description 15
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 14
- 208000017442 Retinal disease Diseases 0.000 description 14
- 206010038923 Retinopathy Diseases 0.000 description 14
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 12
- 238000004458 analytical method Methods 0.000 description 12
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 11
- 239000000243 solution Substances 0.000 description 11
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 10
- 229910004298 SiO 2 Inorganic materials 0.000 description 10
- FQQZFFWCSDJPEL-UHFFFAOYSA-N 3-[[5-(2,4-dichlorophenyl)-1,3,4-oxadiazol-2-yl]sulfanyl]oxolan-2-one Chemical compound ClC1=CC(Cl)=CC=C1C(O1)=NN=C1SC1C(=O)OCC1 FQQZFFWCSDJPEL-UHFFFAOYSA-N 0.000 description 9
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 9
- 241001465754 Metazoa Species 0.000 description 8
- 239000002585 base Substances 0.000 description 8
- 239000013078 crystal Substances 0.000 description 8
- 235000014113 dietary fatty acids Nutrition 0.000 description 8
- 239000000194 fatty acid Substances 0.000 description 8
- 229930195729 fatty acid Natural products 0.000 description 8
- 239000000546 pharmaceutical excipient Substances 0.000 description 8
- KUQHRGMPBWZVQR-UHFFFAOYSA-N (2,6-dichlorophenyl)thiourea Chemical compound NC(=S)NC1=C(Cl)C=CC=C1Cl KUQHRGMPBWZVQR-UHFFFAOYSA-N 0.000 description 7
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 7
- 125000003710 aryl alkyl group Chemical group 0.000 description 7
- 230000001225 therapeutic effect Effects 0.000 description 7
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 6
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 6
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 6
- 150000007513 acids Chemical class 0.000 description 6
- 125000003545 alkoxy group Chemical group 0.000 description 6
- 239000003599 detergent Substances 0.000 description 6
- 239000003085 diluting agent Substances 0.000 description 6
- 239000007924 injection Substances 0.000 description 6
- 238000002347 injection Methods 0.000 description 6
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 6
- 102000004868 N-Methyl-D-Aspartate Receptors Human genes 0.000 description 5
- 108090001041 N-Methyl-D-Aspartate Receptors Proteins 0.000 description 5
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 5
- 239000004480 active ingredient Substances 0.000 description 5
- 150000001412 amines Chemical class 0.000 description 5
- 239000000872 buffer Substances 0.000 description 5
- 210000004027 cell Anatomy 0.000 description 5
- 206010008118 cerebral infarction Diseases 0.000 description 5
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 5
- 239000012458 free base Substances 0.000 description 5
- 235000011187 glycerol Nutrition 0.000 description 5
- 239000007788 liquid Substances 0.000 description 5
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 4
- 201000006474 Brain Ischemia Diseases 0.000 description 4
- 206010008120 Cerebral ischaemia Diseases 0.000 description 4
- 108010010803 Gelatin Proteins 0.000 description 4
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 4
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical class OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 4
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 4
- 208000006011 Stroke Diseases 0.000 description 4
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 4
- 229930006000 Sucrose Natural products 0.000 description 4
- 125000003342 alkenyl group Chemical group 0.000 description 4
- 239000005557 antagonist Substances 0.000 description 4
- 125000002102 aryl alkyloxo group Chemical group 0.000 description 4
- 206010012601 diabetes mellitus Diseases 0.000 description 4
- 229940079593 drug Drugs 0.000 description 4
- 239000008273 gelatin Substances 0.000 description 4
- 229920000159 gelatin Polymers 0.000 description 4
- 235000019322 gelatine Nutrition 0.000 description 4
- 235000011852 gelatine desserts Nutrition 0.000 description 4
- 229930195712 glutamate Natural products 0.000 description 4
- 239000003921 oil Substances 0.000 description 4
- 235000019198 oils Nutrition 0.000 description 4
- 230000000069 prophylactic effect Effects 0.000 description 4
- 239000011541 reaction mixture Substances 0.000 description 4
- 239000000741 silica gel Substances 0.000 description 4
- 229910002027 silica gel Inorganic materials 0.000 description 4
- 239000011780 sodium chloride Substances 0.000 description 4
- 239000005720 sucrose Substances 0.000 description 4
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 4
- NFUUFOJMVPGRCD-UHFFFAOYSA-N 2-(2,6-dichloroanilino)-5-[2-(3,5-dimethylpiperidin-1-yl)-2-oxoethylidene]-1,3-thiazol-4-one Chemical compound C1C(C)CC(C)CN1C(=O)C=C1C(=O)N=C(NC=2C(=CC=CC=2Cl)Cl)S1 NFUUFOJMVPGRCD-UHFFFAOYSA-N 0.000 description 3
- VPNFXUOXFFONMM-UHFFFAOYSA-N 2-(2,6-dichloroanilino)-5-[2-[3-(dimethylamino)pyrrolidin-1-yl]-2-oxoethylidene]-1,3-thiazol-4-one Chemical compound C1C(N(C)C)CCN1C(=O)C=C1C(=O)N=C(NC=2C(=CC=CC=2Cl)Cl)S1 VPNFXUOXFFONMM-UHFFFAOYSA-N 0.000 description 3
- WVDDGKGOMKODPV-UHFFFAOYSA-N Benzyl alcohol Chemical compound OCC1=CC=CC=C1 WVDDGKGOMKODPV-UHFFFAOYSA-N 0.000 description 3
- 108090000790 Enzymes Proteins 0.000 description 3
- 102000004190 Enzymes Human genes 0.000 description 3
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 3
- HOKKHZGPKSLGJE-GSVOUGTGSA-N N-Methyl-D-aspartic acid Chemical compound CN[C@@H](C(O)=O)CC(O)=O HOKKHZGPKSLGJE-GSVOUGTGSA-N 0.000 description 3
- 229910019142 PO4 Inorganic materials 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- PZBFGYYEXUXCOF-UHFFFAOYSA-N TCEP Chemical compound OC(=O)CCP(CCC(O)=O)CCC(O)=O PZBFGYYEXUXCOF-UHFFFAOYSA-N 0.000 description 3
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 3
- 238000007796 conventional method Methods 0.000 description 3
- VHILMKFSCRWWIJ-UHFFFAOYSA-N dimethyl acetylenedicarboxylate Chemical compound COC(=O)C#CC(=O)OC VHILMKFSCRWWIJ-UHFFFAOYSA-N 0.000 description 3
- 208000035475 disorder Diseases 0.000 description 3
- 230000000694 effects Effects 0.000 description 3
- 230000003492 excitotoxic effect Effects 0.000 description 3
- 150000004665 fatty acids Chemical class 0.000 description 3
- 238000009472 formulation Methods 0.000 description 3
- 150000007522 mineralic acids Chemical class 0.000 description 3
- CPHNVXIXKKXTJG-UHFFFAOYSA-N n-(3,4-dichlorophenyl)-2-[(6-ethyl-4-oxo-1h-pyrimidin-2-yl)sulfanyl]acetamide Chemical compound N1C(CC)=CC(=O)N=C1SCC(=O)NC1=CC=C(Cl)C(Cl)=C1 CPHNVXIXKKXTJG-UHFFFAOYSA-N 0.000 description 3
- 231100000252 nontoxic Toxicity 0.000 description 3
- 230000003000 nontoxic effect Effects 0.000 description 3
- 150000007524 organic acids Chemical class 0.000 description 3
- 235000005985 organic acids Nutrition 0.000 description 3
- 235000021317 phosphate Nutrition 0.000 description 3
- 239000003755 preservative agent Substances 0.000 description 3
- 125000005017 substituted alkenyl group Chemical group 0.000 description 3
- 239000004094 surface-active agent Substances 0.000 description 3
- 239000000375 suspending agent Substances 0.000 description 3
- 239000000725 suspension Substances 0.000 description 3
- 239000003826 tablet Substances 0.000 description 3
- 230000000699 topical effect Effects 0.000 description 3
- KBPHJBAIARWVSC-XQIHNALSSA-N trans-lutein Natural products CC(=C/C=C/C=C(C)/C=C/C=C(C)/C=C/C1=C(C)CC(O)CC1(C)C)C=CC=C(/C)C=CC2C(=CC(O)CC2(C)C)C KBPHJBAIARWVSC-XQIHNALSSA-N 0.000 description 3
- KKYSBGWCYXYOHA-UHFFFAOYSA-N 3-methylthiopropylamine Chemical compound CSCCCN KKYSBGWCYXYOHA-UHFFFAOYSA-N 0.000 description 2
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 2
- 239000004215 Carbon black (E152) Substances 0.000 description 2
- 208000017667 Chronic Disease Diseases 0.000 description 2
- 229920002261 Corn starch Polymers 0.000 description 2
- RGHNJXZEOKUKBD-SQOUGZDYSA-N D-gluconic acid Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C(O)=O RGHNJXZEOKUKBD-SQOUGZDYSA-N 0.000 description 2
- 206010012688 Diabetic retinal oedema Diseases 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- QUSNBJAOOMFDIB-UHFFFAOYSA-N Ethylamine Chemical compound CCN QUSNBJAOOMFDIB-UHFFFAOYSA-N 0.000 description 2
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 2
- UGJMXCAKCUNAIE-UHFFFAOYSA-N Gabapentin Chemical compound OC(=O)CC1(CN)CCCCC1 UGJMXCAKCUNAIE-UHFFFAOYSA-N 0.000 description 2
- 206010018429 Glucose tolerance impaired Diseases 0.000 description 2
- AEMRFAOFKBGASW-UHFFFAOYSA-N Glycolic acid Chemical compound OCC(O)=O AEMRFAOFKBGASW-UHFFFAOYSA-N 0.000 description 2
- 229920000084 Gum arabic Polymers 0.000 description 2
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 2
- ROHFNLRQFUQHCH-YFKPBYRVSA-N L-leucine Chemical compound CC(C)C[C@H](N)C(O)=O ROHFNLRQFUQHCH-YFKPBYRVSA-N 0.000 description 2
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 2
- 208000001393 Lathyrism Diseases 0.000 description 2
- 241000124008 Mammalia Species 0.000 description 2
- 208000007101 Muscle Cramp Diseases 0.000 description 2
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 2
- 208000012902 Nervous system disease Diseases 0.000 description 2
- 208000025966 Neurological disease Diseases 0.000 description 2
- 239000004698 Polyethylene Substances 0.000 description 2
- KAESVJOAVNADME-UHFFFAOYSA-N Pyrrole Chemical compound C=1C=CNC=1 KAESVJOAVNADME-UHFFFAOYSA-N 0.000 description 2
- 208000005392 Spasm Diseases 0.000 description 2
- 235000021355 Stearic acid Nutrition 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- 239000007983 Tris buffer Substances 0.000 description 2
- 235000010489 acacia gum Nutrition 0.000 description 2
- 239000000205 acacia gum Substances 0.000 description 2
- 235000011054 acetic acid Nutrition 0.000 description 2
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 2
- 150000001298 alcohols Chemical class 0.000 description 2
- 150000003973 alkyl amines Chemical class 0.000 description 2
- 229910021529 ammonia Inorganic materials 0.000 description 2
- 239000003963 antioxidant agent Substances 0.000 description 2
- 235000006708 antioxidants Nutrition 0.000 description 2
- 238000003556 assay Methods 0.000 description 2
- 201000007917 background diabetic retinopathy Diseases 0.000 description 2
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 2
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 2
- WGQKYBSKWIADBV-UHFFFAOYSA-N benzylamine Chemical compound NCC1=CC=CC=C1 WGQKYBSKWIADBV-UHFFFAOYSA-N 0.000 description 2
- 239000002775 capsule Substances 0.000 description 2
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 2
- 235000021466 carotenoid Nutrition 0.000 description 2
- 230000015556 catabolic process Effects 0.000 description 2
- 210000003169 central nervous system Anatomy 0.000 description 2
- 208000026106 cerebrovascular disease Diseases 0.000 description 2
- 238000011260 co-administration Methods 0.000 description 2
- 230000002860 competitive effect Effects 0.000 description 2
- 239000008120 corn starch Substances 0.000 description 2
- 229940099112 cornstarch Drugs 0.000 description 2
- 239000012043 crude product Substances 0.000 description 2
- 238000006731 degradation reaction Methods 0.000 description 2
- 201000011190 diabetic macular edema Diseases 0.000 description 2
- 201000010099 disease Diseases 0.000 description 2
- 239000003995 emulsifying agent Substances 0.000 description 2
- 239000000839 emulsion Substances 0.000 description 2
- 238000001952 enzyme assay Methods 0.000 description 2
- 239000011536 extraction buffer Substances 0.000 description 2
- 239000000796 flavoring agent Substances 0.000 description 2
- 235000013355 food flavoring agent Nutrition 0.000 description 2
- 239000008187 granular material Substances 0.000 description 2
- 229930195733 hydrocarbon Natural products 0.000 description 2
- 125000005113 hydroxyalkoxy group Chemical group 0.000 description 2
- 239000007943 implant Substances 0.000 description 2
- 239000007972 injectable composition Substances 0.000 description 2
- 229910052500 inorganic mineral Inorganic materials 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- 230000007794 irritation Effects 0.000 description 2
- JVTAAEKCZFNVCJ-UHFFFAOYSA-N lactic acid Chemical compound CC(O)C(O)=O JVTAAEKCZFNVCJ-UHFFFAOYSA-N 0.000 description 2
- 239000008101 lactose Substances 0.000 description 2
- 230000000670 limiting effect Effects 0.000 description 2
- 230000007774 longterm Effects 0.000 description 2
- 229960005375 lutein Drugs 0.000 description 2
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 2
- 150000002688 maleic acid derivatives Chemical class 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- 150000002739 metals Chemical class 0.000 description 2
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 2
- 239000011707 mineral Substances 0.000 description 2
- 125000002950 monocyclic group Chemical group 0.000 description 2
- 210000002569 neuron Anatomy 0.000 description 2
- 150000002829 nitrogen Chemical class 0.000 description 2
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 2
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 description 2
- JRZJOMJEPLMPRA-UHFFFAOYSA-N olefin Natural products CCCCCCCC=C JRZJOMJEPLMPRA-UHFFFAOYSA-N 0.000 description 2
- 229940127240 opiate Drugs 0.000 description 2
- 238000007911 parenteral administration Methods 0.000 description 2
- 235000010603 pastilles Nutrition 0.000 description 2
- 239000008180 pharmaceutical surfactant Substances 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 2
- 239000010452 phosphate Substances 0.000 description 2
- 239000008363 phosphate buffer Substances 0.000 description 2
- 230000000704 physical effect Effects 0.000 description 2
- 229920000573 polyethylene Polymers 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- 239000000843 powder Substances 0.000 description 2
- 230000002062 proliferating effect Effects 0.000 description 2
- BDERNNFJNOPAEC-UHFFFAOYSA-N propan-1-ol Chemical compound CCCO BDERNNFJNOPAEC-UHFFFAOYSA-N 0.000 description 2
- WGYKZJWCGVVSQN-UHFFFAOYSA-N propylamine Chemical compound CCCN WGYKZJWCGVVSQN-UHFFFAOYSA-N 0.000 description 2
- 102000004169 proteins and genes Human genes 0.000 description 2
- 108090000623 proteins and genes Proteins 0.000 description 2
- NGVDGCNFYWLIFO-UHFFFAOYSA-N pyridoxal 5'-phosphate Chemical compound CC1=NC=C(COP(O)(O)=O)C(C=O)=C1O NGVDGCNFYWLIFO-UHFFFAOYSA-N 0.000 description 2
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 2
- 230000004044 response Effects 0.000 description 2
- 210000001525 retina Anatomy 0.000 description 2
- 239000000344 soap Substances 0.000 description 2
- 239000007787 solid Substances 0.000 description 2
- 239000002904 solvent Substances 0.000 description 2
- 239000008117 stearic acid Substances 0.000 description 2
- 125000005415 substituted alkoxy group Chemical group 0.000 description 2
- KDYFGRWQOYBRFD-UHFFFAOYSA-N succinic acid Chemical compound OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 2
- 239000006228 supernatant Substances 0.000 description 2
- 208000024891 symptom Diseases 0.000 description 2
- 210000001519 tissue Anatomy 0.000 description 2
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 2
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 2
- FJHBOVDFOQMZRV-XQIHNALSSA-N xanthophyll Natural products CC(=C/C=C/C=C(C)/C=C/C=C(C)/C=C/C1=C(C)CC(O)CC1(C)C)C=CC=C(/C)C=CC2C=C(C)C(O)CC2(C)C FJHBOVDFOQMZRV-XQIHNALSSA-N 0.000 description 2
- AHQMVDBEJWQFIR-UHFFFAOYSA-N (2,3-dichlorophenyl)thiourea Chemical compound NC(=S)NC1=CC=CC(Cl)=C1Cl AHQMVDBEJWQFIR-UHFFFAOYSA-N 0.000 description 1
- ZUSZPZPGZMEXLA-UHFFFAOYSA-N (2,4,6-trichlorophenyl)thiourea Chemical compound NC(=S)NC1=C(Cl)C=C(Cl)C=C1Cl ZUSZPZPGZMEXLA-UHFFFAOYSA-N 0.000 description 1
- HSWCDFOASWNGOM-UHFFFAOYSA-N (2,4-dichlorophenyl)thiourea Chemical compound NC(=S)NC1=CC=C(Cl)C=C1Cl HSWCDFOASWNGOM-UHFFFAOYSA-N 0.000 description 1
- UQCOANNCPUOZNW-UHFFFAOYSA-N (2,5-dichlorophenyl)thiourea Chemical compound NC(=S)NC1=CC(Cl)=CC=C1Cl UQCOANNCPUOZNW-UHFFFAOYSA-N 0.000 description 1
- YZUKKTCDYSIWKJ-UHFFFAOYSA-N (2-chlorophenyl)thiourea Chemical compound NC(=S)NC1=CC=CC=C1Cl YZUKKTCDYSIWKJ-UHFFFAOYSA-N 0.000 description 1
- JKQXZKUSFCKOGQ-JLGXGRJMSA-N (3R,3'R)-beta,beta-carotene-3,3'-diol Chemical compound C([C@H](O)CC=1C)C(C)(C)C=1/C=C/C(/C)=C/C=C/C(/C)=C/C=C/C=C(C)C=CC=C(C)C=CC1=C(C)C[C@@H](O)CC1(C)C JKQXZKUSFCKOGQ-JLGXGRJMSA-N 0.000 description 1
- YMVFJGSXZNNUDW-UHFFFAOYSA-N (4-chlorophenyl)methanamine Chemical compound NCC1=CC=C(Cl)C=C1 YMVFJGSXZNNUDW-UHFFFAOYSA-N 0.000 description 1
- 125000006824 (C1-C6) dialkyl amine group Chemical group 0.000 description 1
- WRIDQFICGBMAFQ-UHFFFAOYSA-N (E)-8-Octadecenoic acid Natural products CCCCCCCCCC=CCCCCCCC(O)=O WRIDQFICGBMAFQ-UHFFFAOYSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- ZORQXIQZAOLNGE-UHFFFAOYSA-N 1,1-difluorocyclohexane Chemical compound FC1(F)CCCCC1 ZORQXIQZAOLNGE-UHFFFAOYSA-N 0.000 description 1
- UEAYAIWNQQWSBK-UHFFFAOYSA-N 1-benzyl-n-methylpyrrolidin-3-amine Chemical compound C1C(NC)CCN1CC1=CC=CC=C1 UEAYAIWNQQWSBK-UHFFFAOYSA-N 0.000 description 1
- WGCYRFWNGRMRJA-UHFFFAOYSA-N 1-ethylpiperazine Chemical compound CCN1CCNCC1 WGCYRFWNGRMRJA-UHFFFAOYSA-N 0.000 description 1
- QKWWDTYDYOFRJL-UHFFFAOYSA-N 2,2-dimethoxyethanamine Chemical compound COC(CN)OC QKWWDTYDYOFRJL-UHFFFAOYSA-N 0.000 description 1
- HCSBTDBGTNZOAB-UHFFFAOYSA-N 2,3-dinitrobenzoic acid Chemical class OC(=O)C1=CC=CC([N+]([O-])=O)=C1[N+]([O-])=O HCSBTDBGTNZOAB-UHFFFAOYSA-N 0.000 description 1
- GIAFURWZWWWBQT-UHFFFAOYSA-N 2-(2-aminoethoxy)ethanol Chemical compound NCCOCCO GIAFURWZWWWBQT-UHFFFAOYSA-N 0.000 description 1
- SCNWRMPDZPIRBN-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-(2,3-dihydroxypropyl)acetamide Chemical compound O=C1C(=CC(=O)NCC(O)CO)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 SCNWRMPDZPIRBN-UHFFFAOYSA-N 0.000 description 1
- ZSVGMVPOCWFPAR-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-(3-pyrrolidin-1-ylpropyl)acetamide Chemical compound ClC1=CC=CC(Cl)=C1NC(S1)=NC(=O)C1=CC(=O)NCCCN1CCCC1 ZSVGMVPOCWFPAR-UHFFFAOYSA-N 0.000 description 1
- WRFOAXTWFKXKFN-UHFFFAOYSA-N 2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]-n-(5-methylhexan-2-yl)acetamide Chemical compound O=C1C(=CC(=O)NC(C)CCC(C)C)SC(NC=2C(=CC=CC=2Cl)Cl)=N1 WRFOAXTWFKXKFN-UHFFFAOYSA-N 0.000 description 1
- QKNYBSVHEMOAJP-UHFFFAOYSA-N 2-amino-2-(hydroxymethyl)propane-1,3-diol;hydron;chloride Chemical compound Cl.OCC(N)(CO)CO QKNYBSVHEMOAJP-UHFFFAOYSA-N 0.000 description 1
- IKCLCGXPQILATA-UHFFFAOYSA-N 2-chlorobenzoic acid Chemical class OC(=O)C1=CC=CC=C1Cl IKCLCGXPQILATA-UHFFFAOYSA-N 0.000 description 1
- VXDHQYLFEYUMFY-UHFFFAOYSA-N 2-methylprop-2-en-1-amine Chemical compound CC(=C)CN VXDHQYLFEYUMFY-UHFFFAOYSA-N 0.000 description 1
- KPGXRSRHYNQIFN-UHFFFAOYSA-N 2-oxoglutaric acid Chemical compound OC(=O)CCC(=O)C(O)=O KPGXRSRHYNQIFN-UHFFFAOYSA-N 0.000 description 1
- IMLAIXAZMVDRGA-UHFFFAOYSA-N 2-phenoxyethanamine Chemical compound NCCOC1=CC=CC=C1 IMLAIXAZMVDRGA-UHFFFAOYSA-N 0.000 description 1
- LQJBNNIYVWPHFW-UHFFFAOYSA-N 20:1omega9c fatty acid Natural products CCCCCCCCCCC=CCCCCCCCC(O)=O LQJBNNIYVWPHFW-UHFFFAOYSA-N 0.000 description 1
- IDWRJRPUIXRFRX-UHFFFAOYSA-N 3,5-dimethylpiperidine Chemical compound CC1CNCC(C)C1 IDWRJRPUIXRFRX-UHFFFAOYSA-N 0.000 description 1
- KQIGMPWTAHJUMN-UHFFFAOYSA-N 3-aminopropane-1,2-diol Chemical compound NCC(O)CO KQIGMPWTAHJUMN-UHFFFAOYSA-N 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- 125000004179 3-chlorophenyl group Chemical group [H]C1=C([H])C(*)=C([H])C(Cl)=C1[H] 0.000 description 1
- VPBWZBGZWHDNKL-UHFFFAOYSA-N 3-pyrrolidin-1-ylpropan-1-amine Chemical compound NCCCN1CCCC1 VPBWZBGZWHDNKL-UHFFFAOYSA-N 0.000 description 1
- HIQIXEFWDLTDED-UHFFFAOYSA-N 4-hydroxy-1-piperidin-4-ylpyrrolidin-2-one Chemical compound O=C1CC(O)CN1C1CCNCC1 HIQIXEFWDLTDED-UHFFFAOYSA-N 0.000 description 1
- UNBMPKNTYKDYCG-UHFFFAOYSA-N 4-methylpentan-2-amine Chemical compound CC(C)CC(C)N UNBMPKNTYKDYCG-UHFFFAOYSA-N 0.000 description 1
- 125000001054 5 membered carbocyclic group Chemical group 0.000 description 1
- SQDAZGGFXASXDW-UHFFFAOYSA-N 5-bromo-2-(trifluoromethoxy)pyridine Chemical compound FC(F)(F)OC1=CC=C(Br)C=N1 SQDAZGGFXASXDW-UHFFFAOYSA-N 0.000 description 1
- IZCBXLKODYZSDJ-UHFFFAOYSA-N 5-methylhexan-2-amine Chemical compound CC(C)CCC(C)N IZCBXLKODYZSDJ-UHFFFAOYSA-N 0.000 description 1
- 125000004008 6 membered carbocyclic group Chemical group 0.000 description 1
- PDGUZCCDQJFCET-NUGSKGIGSA-N 6-methyl-n-[(e)-[5-(2,4,5-trichlorophenyl)furan-2-yl]methylideneamino]pyridine-3-carboxamide Chemical compound C1=NC(C)=CC=C1C(=O)N\N=C\C1=CC=C(C=2C(=CC(Cl)=C(Cl)C=2)Cl)O1 PDGUZCCDQJFCET-NUGSKGIGSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- QSBYPNXLFMSGKH-UHFFFAOYSA-N 9-Heptadecensaeure Natural products CCCCCCCC=CCCCCCCCC(O)=O QSBYPNXLFMSGKH-UHFFFAOYSA-N 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 1
- 206010002660 Anoxia Diseases 0.000 description 1
- 241000976983 Anoxia Species 0.000 description 1
- 241000416162 Astragalus gummifer Species 0.000 description 1
- 101000950981 Bacillus subtilis (strain 168) Catabolic NAD-specific glutamate dehydrogenase RocG Proteins 0.000 description 1
- 239000005711 Benzoic acid Substances 0.000 description 1
- 241000283690 Bos taurus Species 0.000 description 1
- 102100026437 Branched-chain-amino-acid aminotransferase, cytosolic Human genes 0.000 description 1
- 108010088278 Branched-chain-amino-acid transaminase Proteins 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- 0 C*1C=C(*)C(*C(SC2=CC(*)=O)=NC2=O)=C(*)C=C1 Chemical compound C*1C=C(*)C(*C(SC2=CC(*)=O)=NC2=O)=C(*)C=C1 0.000 description 1
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 1
- 241000282472 Canis lupus familiaris Species 0.000 description 1
- 241000283707 Capra Species 0.000 description 1
- 229920002134 Carboxymethyl cellulose Polymers 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- 229920001287 Chondroitin sulfate Polymers 0.000 description 1
- OCUCCJIRFHNWBP-IYEMJOQQSA-L Copper gluconate Chemical class [Cu+2].OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C([O-])=O.OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C([O-])=O OCUCCJIRFHNWBP-IYEMJOQQSA-L 0.000 description 1
- 229920002785 Croscarmellose sodium Polymers 0.000 description 1
- 229920000858 Cyclodextrin Polymers 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- RGHNJXZEOKUKBD-UHFFFAOYSA-N D-gluconic acid Natural products OCC(O)C(O)C(O)C(O)C(O)=O RGHNJXZEOKUKBD-UHFFFAOYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 206010013647 Drowning Diseases 0.000 description 1
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical compound OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 1
- LVGKNOAMLMIIKO-UHFFFAOYSA-N Elaidinsaeure-aethylester Natural products CCCCCCCCC=CCCCCCCCC(=O)OCC LVGKNOAMLMIIKO-UHFFFAOYSA-N 0.000 description 1
- 206010014498 Embolic stroke Diseases 0.000 description 1
- IAYPIBMASNFSPL-UHFFFAOYSA-N Ethylene oxide Chemical compound C1CO1 IAYPIBMASNFSPL-UHFFFAOYSA-N 0.000 description 1
- PIICEJLVQHRZGT-UHFFFAOYSA-N Ethylenediamine Chemical compound NCCN PIICEJLVQHRZGT-UHFFFAOYSA-N 0.000 description 1
- 241000282326 Felis catus Species 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- 208000003098 Ganglion Cysts Diseases 0.000 description 1
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Chemical compound OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 1
- 102000018899 Glutamate Receptors Human genes 0.000 description 1
- 108010027915 Glutamate Receptors Proteins 0.000 description 1
- 102000016901 Glutamate dehydrogenase Human genes 0.000 description 1
- 229920002907 Guar gum Polymers 0.000 description 1
- 208000010496 Heart Arrest Diseases 0.000 description 1
- 208000016988 Hemorrhagic Stroke Diseases 0.000 description 1
- 241000282412 Homo Species 0.000 description 1
- 101000766268 Homo sapiens Branched-chain-amino-acid aminotransferase, cytosolic Proteins 0.000 description 1
- 241000725303 Human immunodeficiency virus Species 0.000 description 1
- 206010020751 Hypersensitivity Diseases 0.000 description 1
- 206010021143 Hypoxia Diseases 0.000 description 1
- HEFNNWSXXWATRW-UHFFFAOYSA-N Ibuprofen Chemical compound CC(C)CC1=CC=C(C(C)C(O)=O)C=C1 HEFNNWSXXWATRW-UHFFFAOYSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- 229930194542 Keto Chemical group 0.000 description 1
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 1
- 239000004395 L-leucine Substances 0.000 description 1
- 235000019454 L-leucine Nutrition 0.000 description 1
- 240000007472 Leucaena leucocephala Species 0.000 description 1
- 235000010643 Leucaena leucocephala Nutrition 0.000 description 1
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- UEZVMMHDMIWARA-UHFFFAOYSA-N Metaphosphoric acid Chemical compound OP(=O)=O UEZVMMHDMIWARA-UHFFFAOYSA-N 0.000 description 1
- GMPKIPWJBDOURN-UHFFFAOYSA-N Methoxyamine Chemical compound CON GMPKIPWJBDOURN-UHFFFAOYSA-N 0.000 description 1
- FQISKWAFAHGMGT-SGJOWKDISA-M Methylprednisolone sodium succinate Chemical compound [Na+].C([C@@]12C)=CC(=O)C=C1[C@@H](C)C[C@@H]1[C@@H]2[C@@H](O)C[C@]2(C)[C@@](O)(C(=O)COC(=O)CCC([O-])=O)CC[C@H]21 FQISKWAFAHGMGT-SGJOWKDISA-M 0.000 description 1
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 1
- 239000004909 Moisturizer Substances 0.000 description 1
- MBBZMMPHUWSWHV-BDVNFPICSA-N N-methylglucamine Chemical compound CNC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO MBBZMMPHUWSWHV-BDVNFPICSA-N 0.000 description 1
- 150000001204 N-oxides Chemical class 0.000 description 1
- 206010028923 Neonatal asphyxia Diseases 0.000 description 1
- 208000037212 Neonatal hypoxic and ischemic brain injury Diseases 0.000 description 1
- 206010029113 Neovascularisation Diseases 0.000 description 1
- 208000001738 Nervous System Trauma Diseases 0.000 description 1
- 241000080590 Niso Species 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- WTRWYZFDSDIECB-FLIBITNWSA-N OCCOCCNC(/C=C1\SC(Nc(c(Cl)ccc2)c2Cl)=NC1=O)=O Chemical compound OCCOCCNC(/C=C1\SC(Nc(c(Cl)ccc2)c2Cl)=NC1=O)=O WTRWYZFDSDIECB-FLIBITNWSA-N 0.000 description 1
- 239000005642 Oleic acid Substances 0.000 description 1
- ZQPPMHVWECSIRJ-UHFFFAOYSA-N Oleic acid Natural products CCCCCCCCC=CCCCCCCCC(O)=O ZQPPMHVWECSIRJ-UHFFFAOYSA-N 0.000 description 1
- 235000019483 Peanut oil Nutrition 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 239000004264 Petrolatum Substances 0.000 description 1
- 239000002202 Polyethylene glycol Substances 0.000 description 1
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-N Propionic acid Chemical class CCC(O)=O XBDQKXXYIPTUBI-UHFFFAOYSA-N 0.000 description 1
- GOOHAUXETOMSMM-UHFFFAOYSA-N Propylene oxide Chemical compound CC1CO1 GOOHAUXETOMSMM-UHFFFAOYSA-N 0.000 description 1
- WTKZEGDFNFYCGP-UHFFFAOYSA-N Pyrazole Chemical compound C=1C=NNC=1 WTKZEGDFNFYCGP-UHFFFAOYSA-N 0.000 description 1
- 239000012614 Q-Sepharose Substances 0.000 description 1
- 229920002125 Sokalan® Polymers 0.000 description 1
- 208000007271 Substance Withdrawal Syndrome Diseases 0.000 description 1
- 241000282887 Suidae Species 0.000 description 1
- ULUAUXLGCMPNKK-UHFFFAOYSA-N Sulfobutanedioic acid Chemical class OC(=O)CC(C(O)=O)S(O)(=O)=O ULUAUXLGCMPNKK-UHFFFAOYSA-N 0.000 description 1
- LSNNMFCWUKXFEE-UHFFFAOYSA-N Sulfurous acid Chemical class OS(O)=O LSNNMFCWUKXFEE-UHFFFAOYSA-N 0.000 description 1
- 208000005400 Synovial Cyst Diseases 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- DHXVGJBLRPWPCS-UHFFFAOYSA-N Tetrahydropyran Chemical compound C1CCOCC1 DHXVGJBLRPWPCS-UHFFFAOYSA-N 0.000 description 1
- FZWLAAWBMGSTSO-UHFFFAOYSA-N Thiazole Chemical compound C1=CSC=N1 FZWLAAWBMGSTSO-UHFFFAOYSA-N 0.000 description 1
- 229920001615 Tragacanth Polymers 0.000 description 1
- 208000030886 Traumatic Brain injury Diseases 0.000 description 1
- GSEJCLTVZPLZKY-UHFFFAOYSA-N Triethanolamine Chemical class OCCN(CCO)CCO GSEJCLTVZPLZKY-UHFFFAOYSA-N 0.000 description 1
- JKQXZKUSFCKOGQ-LQFQNGICSA-N Z-zeaxanthin Natural products C([C@H](O)CC=1C)C(C)(C)C=1C=CC(C)=CC=CC(C)=CC=CC=C(C)C=CC=C(C)C=CC1=C(C)C[C@@H](O)CC1(C)C JKQXZKUSFCKOGQ-LQFQNGICSA-N 0.000 description 1
- QOPRSMDTRDMBNK-RNUUUQFGSA-N Zeaxanthin Natural products CC(=C/C=C/C=C(C)/C=C/C=C(C)/C=C/C1=C(C)CCC(O)C1(C)C)C=CC=C(/C)C=CC2=C(C)CC(O)CC2(C)C QOPRSMDTRDMBNK-RNUUUQFGSA-N 0.000 description 1
- HCHKCACWOHOZIP-UHFFFAOYSA-N Zinc Chemical compound [Zn] HCHKCACWOHOZIP-UHFFFAOYSA-N 0.000 description 1
- 150000001242 acetic acid derivatives Chemical class 0.000 description 1
- DPXJVFZANSGRMM-UHFFFAOYSA-N acetic acid;2,3,4,5,6-pentahydroxyhexanal;sodium Chemical compound [Na].CC(O)=O.OCC(O)C(O)C(O)C(O)C=O DPXJVFZANSGRMM-UHFFFAOYSA-N 0.000 description 1
- 125000005073 adamantyl group Chemical group C12(CC3CC(CC(C1)C3)C2)* 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 125000001931 aliphatic group Chemical group 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 229910001854 alkali hydroxide Inorganic materials 0.000 description 1
- 229910052783 alkali metal Inorganic materials 0.000 description 1
- 229910001860 alkaline earth metal hydroxide Inorganic materials 0.000 description 1
- 150000001336 alkenes Chemical class 0.000 description 1
- 125000004183 alkoxy alkyl group Chemical group 0.000 description 1
- 125000005078 alkoxycarbonylalkyl group Chemical group 0.000 description 1
- 125000000304 alkynyl group Chemical group 0.000 description 1
- JKQXZKUSFCKOGQ-LOFNIBRQSA-N all-trans-Zeaxanthin Natural products CC(=C/C=C/C=C(C)/C=C/C=C(C)/C=C/C1=C(C)CC(O)CC1(C)C)C=CC=C(/C)C=CC2=C(C)CC(O)CC2(C)C JKQXZKUSFCKOGQ-LOFNIBRQSA-N 0.000 description 1
- AEMOLEFTQBMNLQ-BKBMJHBISA-N alpha-D-galacturonic acid Chemical compound O[C@H]1O[C@H](C(O)=O)[C@H](O)[C@H](O)[C@H]1O AEMOLEFTQBMNLQ-BKBMJHBISA-N 0.000 description 1
- HSFWRNGVRCDJHI-UHFFFAOYSA-N alpha-acetylene Natural products C#C HSFWRNGVRCDJHI-UHFFFAOYSA-N 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- VREFGVBLTWBCJP-UHFFFAOYSA-N alprazolam Chemical compound C12=CC(Cl)=CC=C2N2C(C)=NN=C2CN=C1C1=CC=CC=C1 VREFGVBLTWBCJP-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 229940024606 amino acid Drugs 0.000 description 1
- 230000006229 amino acid addition Effects 0.000 description 1
- 239000002380 aminotransferase inhibitor Substances 0.000 description 1
- 150000003863 ammonium salts Chemical class 0.000 description 1
- 230000036592 analgesia Effects 0.000 description 1
- 230000007953 anoxia Effects 0.000 description 1
- 230000003110 anti-inflammatory effect Effects 0.000 description 1
- 230000003078 antioxidant effect Effects 0.000 description 1
- 159000000032 aromatic acids Chemical class 0.000 description 1
- 229940009098 aspartate Drugs 0.000 description 1
- 150000007514 bases Chemical class 0.000 description 1
- 230000008901 benefit Effects 0.000 description 1
- JUHORIMYRDESRB-UHFFFAOYSA-N benzathine Chemical compound C=1C=CC=CC=1CNCCNCC1=CC=CC=C1 JUHORIMYRDESRB-UHFFFAOYSA-N 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-N benzenesulfonic acid Chemical class OS(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-N 0.000 description 1
- 235000010233 benzoic acid Nutrition 0.000 description 1
- 150000001558 benzoic acid derivatives Chemical class 0.000 description 1
- 125000004196 benzothienyl group Chemical group S1C(=CC2=C1C=CC=C2)* 0.000 description 1
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 description 1
- 235000019445 benzyl alcohol Nutrition 0.000 description 1
- 125000002619 bicyclic group Chemical group 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M bisulphate group Chemical group S([O-])(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- 239000008280 blood Substances 0.000 description 1
- 210000004369 blood Anatomy 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- 150000001649 bromium compounds Chemical class 0.000 description 1
- 239000006172 buffering agent Substances 0.000 description 1
- 125000004063 butyryl group Chemical group O=C([*])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 239000011575 calcium Substances 0.000 description 1
- 229910052791 calcium Inorganic materials 0.000 description 1
- 239000001506 calcium phosphate Substances 0.000 description 1
- 235000011010 calcium phosphates Nutrition 0.000 description 1
- CJZGTCYPCWQAJB-UHFFFAOYSA-L calcium stearate Chemical compound [Ca+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O CJZGTCYPCWQAJB-UHFFFAOYSA-L 0.000 description 1
- 235000013539 calcium stearate Nutrition 0.000 description 1
- 239000008116 calcium stearate Substances 0.000 description 1
- 125000002837 carbocyclic group Chemical group 0.000 description 1
- 150000001723 carbon free-radicals Chemical class 0.000 description 1
- 235000010948 carboxy methyl cellulose Nutrition 0.000 description 1
- 239000001768 carboxy methyl cellulose Substances 0.000 description 1
- 125000004181 carboxyalkyl group Chemical group 0.000 description 1
- 125000002057 carboxymethyl group Chemical group [H]OC(=O)C([H])([H])[*] 0.000 description 1
- 239000008112 carboxymethyl-cellulose Substances 0.000 description 1
- 150000001747 carotenoids Chemical class 0.000 description 1
- 239000000969 carrier Substances 0.000 description 1
- 125000002091 cationic group Chemical group 0.000 description 1
- 150000001768 cations Chemical class 0.000 description 1
- 230000001364 causal effect Effects 0.000 description 1
- 238000004113 cell culture Methods 0.000 description 1
- 238000005119 centrifugation Methods 0.000 description 1
- 230000002490 cerebral effect Effects 0.000 description 1
- 230000009920 chelation Effects 0.000 description 1
- 229910052801 chlorine Inorganic materials 0.000 description 1
- 150000001805 chlorine compounds Chemical class 0.000 description 1
- VDANGULDQQJODZ-UHFFFAOYSA-N chloroprocaine Chemical compound CCN(CC)CCOC(=O)C1=CC=C(N)C=C1Cl VDANGULDQQJODZ-UHFFFAOYSA-N 0.000 description 1
- 229960002023 chloroprocaine Drugs 0.000 description 1
- OEYIOHPDSNJKLS-UHFFFAOYSA-N choline Chemical compound C[N+](C)(C)CCO OEYIOHPDSNJKLS-UHFFFAOYSA-N 0.000 description 1
- 229960001231 choline Drugs 0.000 description 1
- 229940059329 chondroitin sulfate Drugs 0.000 description 1
- 230000001684 chronic effect Effects 0.000 description 1
- 235000015165 citric acid Nutrition 0.000 description 1
- 150000001860 citric acid derivatives Chemical class 0.000 description 1
- 239000008119 colloidal silica Substances 0.000 description 1
- 239000003086 colorant Substances 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 235000009508 confectionery Nutrition 0.000 description 1
- 235000005687 corn oil Nutrition 0.000 description 1
- 239000002285 corn oil Substances 0.000 description 1
- 239000003246 corticosteroid Substances 0.000 description 1
- 229960001334 corticosteroids Drugs 0.000 description 1
- 235000012343 cottonseed oil Nutrition 0.000 description 1
- 239000002385 cottonseed oil Substances 0.000 description 1
- 230000008878 coupling Effects 0.000 description 1
- 238000010168 coupling process Methods 0.000 description 1
- 238000005859 coupling reaction Methods 0.000 description 1
- 229960001681 croscarmellose sodium Drugs 0.000 description 1
- 235000010947 crosslinked sodium carboxy methyl cellulose Nutrition 0.000 description 1
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- VXVVUHQULXCUPF-UHFFFAOYSA-N cycloheptanamine Chemical compound NC1CCCCCC1 VXVVUHQULXCUPF-UHFFFAOYSA-N 0.000 description 1
- 125000000582 cycloheptyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000000640 cyclooctyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 1
- NISGSNTVMOOSJQ-UHFFFAOYSA-N cyclopentanamine Chemical compound NC1CCCC1 NISGSNTVMOOSJQ-UHFFFAOYSA-N 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 1
- 230000001086 cytosolic effect Effects 0.000 description 1
- 125000004855 decalinyl group Chemical group C1(CCCC2CCCCC12)* 0.000 description 1
- 229960003957 dexamethasone Drugs 0.000 description 1
- UREBDLICKHMUKA-CXSFZGCWSA-N dexamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-CXSFZGCWSA-N 0.000 description 1
- 125000005265 dialkylamine group Chemical group 0.000 description 1
- 150000001991 dicarboxylic acids Chemical class 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- 229940043237 diethanolamine Drugs 0.000 description 1
- STRNXFOUBFLVIN-UHFFFAOYSA-N diethyl but-2-ynedioate Chemical compound CCOC(=O)C#CC(=O)OCC STRNXFOUBFLVIN-UHFFFAOYSA-N 0.000 description 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 125000005982 diphenylmethyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])(*)C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 1
- 235000011180 diphosphates Nutrition 0.000 description 1
- 239000007884 disintegrant Substances 0.000 description 1
- FBCRUXRGQFLOMC-UHFFFAOYSA-N ditert-butyl but-2-ynedioate Chemical compound CC(C)(C)OC(=O)C#CC(=O)OC(C)(C)C FBCRUXRGQFLOMC-UHFFFAOYSA-N 0.000 description 1
- 239000003480 eluent Substances 0.000 description 1
- 230000010235 enterohepatic circulation Effects 0.000 description 1
- 206010015037 epilepsy Diseases 0.000 description 1
- 210000000981 epithelium Anatomy 0.000 description 1
- 150000002170 ethers Chemical class 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- LVGKNOAMLMIIKO-QXMHVHEDSA-N ethyl oleate Chemical compound CCCCCCCC\C=C/CCCCCCCC(=O)OCC LVGKNOAMLMIIKO-QXMHVHEDSA-N 0.000 description 1
- 229940093471 ethyl oleate Drugs 0.000 description 1
- 229940012017 ethylenediamine Drugs 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- 231100000063 excitotoxicity Toxicity 0.000 description 1
- 239000000284 extract Substances 0.000 description 1
- 239000003889 eye drop Substances 0.000 description 1
- 229940012356 eye drops Drugs 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-L fumarate(2-) Chemical class [O-]C(=O)\C=C\C([O-])=O VZCYOOQTPOCHFL-OWOJBTEDSA-L 0.000 description 1
- 239000001530 fumaric acid Substances 0.000 description 1
- 235000011087 fumaric acid Nutrition 0.000 description 1
- 125000002541 furyl group Chemical group 0.000 description 1
- 229960002870 gabapentin Drugs 0.000 description 1
- 239000000499 gel Substances 0.000 description 1
- 239000000174 gluconic acid Substances 0.000 description 1
- 235000012208 gluconic acid Nutrition 0.000 description 1
- 125000005456 glyceride group Chemical group 0.000 description 1
- 239000000665 guar gum Substances 0.000 description 1
- 235000010417 guar gum Nutrition 0.000 description 1
- 229960002154 guar gum Drugs 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 125000001183 hydrocarbyl group Chemical group 0.000 description 1
- 230000002209 hydrophobic effect Effects 0.000 description 1
- 125000002768 hydroxyalkyl group Chemical group 0.000 description 1
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 1
- 235000010979 hydroxypropyl methyl cellulose Nutrition 0.000 description 1
- 239000001866 hydroxypropyl methyl cellulose Substances 0.000 description 1
- 229920003088 hydroxypropyl methyl cellulose Polymers 0.000 description 1
- UFVKGYZPFZQRLF-UHFFFAOYSA-N hydroxypropyl methyl cellulose Chemical compound OC1C(O)C(OC)OC(CO)C1OC1C(O)C(O)C(OC2C(C(O)C(OC3C(C(O)C(O)C(CO)O3)O)C(CO)O2)O)C(CO)O1 UFVKGYZPFZQRLF-UHFFFAOYSA-N 0.000 description 1
- 229960001680 ibuprofen Drugs 0.000 description 1
- 230000001771 impaired effect Effects 0.000 description 1
- 238000000338 in vitro Methods 0.000 description 1
- 238000011065 in-situ storage Methods 0.000 description 1
- 208000020658 intracerebral hemorrhage Diseases 0.000 description 1
- 208000001286 intracranial vasospasm Diseases 0.000 description 1
- 150000004694 iodide salts Chemical class 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- KQNPFQTWMSNSAP-UHFFFAOYSA-N isobutyric acid Chemical class CC(C)C(O)=O KQNPFQTWMSNSAP-UHFFFAOYSA-N 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- QXJSBBXBKPUZAA-UHFFFAOYSA-N isooleic acid Natural products CCCCCCCC=CCCCCCCCCC(O)=O QXJSBBXBKPUZAA-UHFFFAOYSA-N 0.000 description 1
- 125000001972 isopentyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])C([H])([H])* 0.000 description 1
- BPHPUYQFMNQIOC-NXRLNHOXSA-N isopropyl beta-D-thiogalactopyranoside Chemical compound CC(C)S[C@@H]1O[C@H](CO)[C@H](O)[C@H](O)[C@H]1O BPHPUYQFMNQIOC-NXRLNHOXSA-N 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- JJWLVOIRVHMVIS-UHFFFAOYSA-N isopropylamine Chemical compound CC(C)N JJWLVOIRVHMVIS-UHFFFAOYSA-N 0.000 description 1
- 150000003893 lactate salts Chemical class 0.000 description 1
- 239000004310 lactic acid Substances 0.000 description 1
- 235000014655 lactic acid Nutrition 0.000 description 1
- 229960001375 lactose Drugs 0.000 description 1
- 229960003136 leucine Drugs 0.000 description 1
- 239000002502 liposome Substances 0.000 description 1
- 239000006193 liquid solution Substances 0.000 description 1
- 239000007937 lozenge Substances 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- KBPHJBAIARWVSC-RGZFRNHPSA-N lutein Chemical compound C([C@H](O)CC=1C)C(C)(C)C=1\C=C\C(\C)=C\C=C\C(\C)=C\C=C\C=C(/C)\C=C\C=C(/C)\C=C\[C@H]1C(C)=C[C@H](O)CC1(C)C KBPHJBAIARWVSC-RGZFRNHPSA-N 0.000 description 1
- 235000012680 lutein Nutrition 0.000 description 1
- 239000001656 lutein Substances 0.000 description 1
- ORAKUVXRZWMARG-WZLJTJAWSA-N lutein Natural products CC(=C/C=C/C=C(C)/C=C/C=C(C)/C=C/C1=C(C)CCCC1(C)C)C=CC=C(/C)C=CC2C(=CC(O)CC2(C)C)C ORAKUVXRZWMARG-WZLJTJAWSA-N 0.000 description 1
- 239000006166 lysate Substances 0.000 description 1
- 239000011777 magnesium Substances 0.000 description 1
- 229910052749 magnesium Inorganic materials 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- 150000002690 malonic acid derivatives Chemical class 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 229960001855 mannitol Drugs 0.000 description 1
- 230000001404 mediated effect Effects 0.000 description 1
- 229940126601 medicinal product Drugs 0.000 description 1
- 125000005341 metaphosphate group Chemical group 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-M methanesulfonate group Chemical class CS(=O)(=O)[O-] AFVFQIVMOAPDHO-UHFFFAOYSA-M 0.000 description 1
- 125000004184 methoxymethyl group Chemical group [H]C([H])([H])OC([H])([H])* 0.000 description 1
- QPJVMBTYPHYUOC-UHFFFAOYSA-N methyl benzoate Chemical class COC(=O)C1=CC=CC=C1 QPJVMBTYPHYUOC-UHFFFAOYSA-N 0.000 description 1
- 229920000609 methyl cellulose Polymers 0.000 description 1
- 235000010981 methylcellulose Nutrition 0.000 description 1
- 229960004584 methylprednisolone Drugs 0.000 description 1
- 239000003094 microcapsule Substances 0.000 description 1
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 1
- 239000008108 microcrystalline cellulose Substances 0.000 description 1
- 229940016286 microcrystalline cellulose Drugs 0.000 description 1
- 239000011785 micronutrient Substances 0.000 description 1
- 235000013369 micronutrients Nutrition 0.000 description 1
- 239000004005 microsphere Substances 0.000 description 1
- 239000002480 mineral oil Substances 0.000 description 1
- 230000002438 mitochondrial effect Effects 0.000 description 1
- 230000001333 moisturizer Effects 0.000 description 1
- 239000003703 n methyl dextro aspartic acid receptor blocking agent Substances 0.000 description 1
- CZGIEJXGCLWRPY-UHFFFAOYSA-N n,1-dimethylpyrrolidin-3-amine Chemical compound CNC1CCN(C)C1 CZGIEJXGCLWRPY-UHFFFAOYSA-N 0.000 description 1
- JWMBTMQPVIYUAC-UHFFFAOYSA-N n,n'-dimethyloctane-1,8-diamine Chemical compound CNCCCCCCCCNC JWMBTMQPVIYUAC-UHFFFAOYSA-N 0.000 description 1
- AVAWMINJNRAQFS-UHFFFAOYSA-N n,n-dimethylpyrrolidin-3-amine Chemical compound CN(C)C1CCNC1 AVAWMINJNRAQFS-UHFFFAOYSA-N 0.000 description 1
- HPFFTBLTHMVPMO-UHFFFAOYSA-N n-(3,4-dichlorophenyl)-4-[2-[(5,5-dimethyl-3-oxocyclohexen-1-yl)amino]ethyl]piperazine-1-carboxamide Chemical compound C1C(C)(C)CC(=O)C=C1NCCN1CCN(C(=O)NC=2C=C(Cl)C(Cl)=CC=2)CC1 HPFFTBLTHMVPMO-UHFFFAOYSA-N 0.000 description 1
- VIWHKSMCDCAHOD-UHFFFAOYSA-N n-(3,5-dichlorophenyl)-2-[[6-(4-methoxyphenyl)-4-oxo-1h-pyrimidin-2-yl]sulfanyl]acetamide Chemical compound C1=CC(OC)=CC=C1C(N1)=CC(=O)N=C1SCC(=O)NC1=CC(Cl)=CC(Cl)=C1 VIWHKSMCDCAHOD-UHFFFAOYSA-N 0.000 description 1
- MAVLRJDQJZJTQP-UHFFFAOYSA-N n-(cyclopropylmethyl)propan-1-amine Chemical compound CCCNCC1CC1 MAVLRJDQJZJTQP-UHFFFAOYSA-N 0.000 description 1
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- AICKTCDXVRPBDF-UHFFFAOYSA-N n-cycloheptyl-2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]acetamide Chemical compound ClC1=CC=CC(Cl)=C1NC(S1)=NC(=O)C1=CC(=O)NC1CCCCCC1 AICKTCDXVRPBDF-UHFFFAOYSA-N 0.000 description 1
- KRVUAHXVXGZCSA-UHFFFAOYSA-N n-cyclopentyl-2-[2-(2,6-dichloroanilino)-4-oxo-1,3-thiazol-5-ylidene]acetamide Chemical compound ClC1=CC=CC(Cl)=C1NC(S1)=NC(=O)C1=CC(=O)NC1CCCC1 KRVUAHXVXGZCSA-UHFFFAOYSA-N 0.000 description 1
- BXWNKGSJHAJOGX-UHFFFAOYSA-N n-hexadecyl alcohol Natural products CCCCCCCCCCCCCCCCO BXWNKGSJHAJOGX-UHFFFAOYSA-N 0.000 description 1
- 125000001280 n-hexyl group Chemical group C(CCCCC)* 0.000 description 1
- 125000000740 n-pentyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 230000000626 neurodegenerative effect Effects 0.000 description 1
- 230000003961 neuronal insult Effects 0.000 description 1
- 239000004090 neuroprotective agent Substances 0.000 description 1
- 239000002858 neurotransmitter agent Substances 0.000 description 1
- 229930027945 nicotinamide-adenine dinucleotide Natural products 0.000 description 1
- BOPGDPNILDQYTO-NNYOXOHSSA-N nicotinamide-adenine dinucleotide Chemical compound C1=CCC(C(=O)N)=CN1[C@H]1[C@H](O)[C@H](O)[C@@H](COP(O)(=O)OP(O)(=O)OC[C@@H]2[C@H]([C@@H](O)[C@@H](O2)N2C3=NC=NC(N)=C3N=C2)O)O1 BOPGDPNILDQYTO-NNYOXOHSSA-N 0.000 description 1
- 150000002823 nitrates Chemical class 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 239000002736 nonionic surfactant Substances 0.000 description 1
- 125000002868 norbornyl group Chemical group C12(CCC(CC1)C2)* 0.000 description 1
- ACLZYRNSDLQOIA-UHFFFAOYSA-N o-tolylthiourea Chemical compound CC1=CC=CC=C1NC(N)=S ACLZYRNSDLQOIA-UHFFFAOYSA-N 0.000 description 1
- WWZKQHOCKIZLMA-UHFFFAOYSA-M octanoate Chemical class CCCCCCCC([O-])=O WWZKQHOCKIZLMA-UHFFFAOYSA-M 0.000 description 1
- 239000002674 ointment Substances 0.000 description 1
- ZQPPMHVWECSIRJ-KTKRTIGZSA-N oleic acid Chemical compound CCCCCCCC\C=C/CCCCCCCC(O)=O ZQPPMHVWECSIRJ-KTKRTIGZSA-N 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 239000002997 ophthalmic solution Substances 0.000 description 1
- 235000015205 orange juice Nutrition 0.000 description 1
- 239000012044 organic layer Substances 0.000 description 1
- 150000003891 oxalate salts Chemical class 0.000 description 1
- 125000000466 oxiranyl group Chemical group 0.000 description 1
- 230000036961 partial effect Effects 0.000 description 1
- 239000000312 peanut oil Substances 0.000 description 1
- 239000008188 pellet Substances 0.000 description 1
- 125000006340 pentafluoro ethyl group Chemical group FC(F)(F)C(F)(F)* 0.000 description 1
- 230000008447 perception Effects 0.000 description 1
- 208000033300 perinatal asphyxia Diseases 0.000 description 1
- 235000019271 petrolatum Nutrition 0.000 description 1
- 229940066842 petrolatum Drugs 0.000 description 1
- 239000003209 petroleum derivative Substances 0.000 description 1
- 239000000825 pharmaceutical preparation Substances 0.000 description 1
- WLJVXDMOQOGPHL-UHFFFAOYSA-N phenylacetic acid Chemical class OC(=O)CC1=CC=CC=C1 WLJVXDMOQOGPHL-UHFFFAOYSA-N 0.000 description 1
- 150000003013 phosphoric acid derivatives Chemical class 0.000 description 1
- 125000005498 phthalate group Chemical class 0.000 description 1
- 230000001766 physiological effect Effects 0.000 description 1
- 125000005936 piperidyl group Chemical group 0.000 description 1
- 239000002798 polar solvent Substances 0.000 description 1
- 229920000768 polyamine Polymers 0.000 description 1
- 125000003367 polycyclic group Chemical group 0.000 description 1
- 229920000570 polyether Polymers 0.000 description 1
- 229920005606 polypropylene copolymer Polymers 0.000 description 1
- 239000011591 potassium Substances 0.000 description 1
- 229910052700 potassium Inorganic materials 0.000 description 1
- 229920001592 potato starch Polymers 0.000 description 1
- 229940116317 potato starch Drugs 0.000 description 1
- XOFYZVNMUHMLCC-ZPOLXVRWSA-N prednisone Chemical compound O=C1C=C[C@]2(C)[C@H]3C(=O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 XOFYZVNMUHMLCC-ZPOLXVRWSA-N 0.000 description 1
- 229960004618 prednisone Drugs 0.000 description 1
- 238000002953 preparative HPLC Methods 0.000 description 1
- 230000002335 preservative effect Effects 0.000 description 1
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 1
- MFDFERRIHVXMIY-UHFFFAOYSA-N procaine Chemical compound CCN(CC)CCOC(=O)C1=CC=C(N)C=C1 MFDFERRIHVXMIY-UHFFFAOYSA-N 0.000 description 1
- 229960004919 procaine Drugs 0.000 description 1
- 239000000651 prodrug Substances 0.000 description 1
- 229940002612 prodrug Drugs 0.000 description 1
- 201000007914 proliferative diabetic retinopathy Diseases 0.000 description 1
- 125000001501 propionyl group Chemical group O=C([*])C([H])([H])C([H])([H])[H] 0.000 description 1
- 125000002568 propynyl group Chemical group [*]C#CC([H])([H])[H] 0.000 description 1
- 230000002685 pulmonary effect Effects 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 235000007682 pyridoxal 5'-phosphate Nutrition 0.000 description 1
- 239000011589 pyridoxal 5'-phosphate Substances 0.000 description 1
- 229960001327 pyridoxal phosphate Drugs 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- 238000010791 quenching Methods 0.000 description 1
- 230000000171 quenching effect Effects 0.000 description 1
- 230000009257 reactivity Effects 0.000 description 1
- 102000005962 receptors Human genes 0.000 description 1
- 108020003175 receptors Proteins 0.000 description 1
- 230000002787 reinforcement Effects 0.000 description 1
- 239000011347 resin Substances 0.000 description 1
- 229920005989 resin Polymers 0.000 description 1
- 125000006413 ring segment Chemical group 0.000 description 1
- 238000002390 rotary evaporation Methods 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 231100000241 scar Toxicity 0.000 description 1
- HFHDHCJBZVLPGP-UHFFFAOYSA-N schardinger α-dextrin Chemical compound O1C(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC(C(O)C2O)C(CO)OC2OC(C(C2O)O)C(CO)OC2OC2C(O)C(O)C1OC2CO HFHDHCJBZVLPGP-UHFFFAOYSA-N 0.000 description 1
- CXMXRPHRNRROMY-UHFFFAOYSA-N sebacic acid Chemical class OC(=O)CCCCCCCCC(O)=O CXMXRPHRNRROMY-UHFFFAOYSA-N 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 150000003335 secondary amines Chemical class 0.000 description 1
- 239000008159 sesame oil Substances 0.000 description 1
- 235000011803 sesame oil Nutrition 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- RNVYQYLELCKWAN-UHFFFAOYSA-N solketal Chemical compound CC1(C)OCC(CO)O1 RNVYQYLELCKWAN-UHFFFAOYSA-N 0.000 description 1
- 239000012453 solvate Substances 0.000 description 1
- 235000011069 sorbitan monooleate Nutrition 0.000 description 1
- 239000001593 sorbitan monooleate Substances 0.000 description 1
- 229940035049 sorbitan monooleate Drugs 0.000 description 1
- 239000003549 soybean oil Substances 0.000 description 1
- 235000012424 soybean oil Nutrition 0.000 description 1
- 239000003381 stabilizer Substances 0.000 description 1
- 208000005809 status epilepticus Diseases 0.000 description 1
- 230000003637 steroidlike Effects 0.000 description 1
- 230000000638 stimulation Effects 0.000 description 1
- 239000011550 stock solution Substances 0.000 description 1
- TYFQFVWCELRYAO-UHFFFAOYSA-N suberic acid Chemical class OC(=O)CCCCCCC(O)=O TYFQFVWCELRYAO-UHFFFAOYSA-N 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 125000001424 substituent group Chemical group 0.000 description 1
- 238000006467 substitution reaction Methods 0.000 description 1
- 150000003890 succinate salts Chemical class 0.000 description 1
- 239000001384 succinic acid Substances 0.000 description 1
- 229960004793 sucrose Drugs 0.000 description 1
- LSNNMFCWUKXFEE-UHFFFAOYSA-L sulfite Chemical class [O-]S([O-])=O LSNNMFCWUKXFEE-UHFFFAOYSA-L 0.000 description 1
- 150000003467 sulfuric acid derivatives Chemical class 0.000 description 1
- 238000007910 systemic administration Methods 0.000 description 1
- 230000009885 systemic effect Effects 0.000 description 1
- 239000000454 talc Substances 0.000 description 1
- 229910052623 talc Inorganic materials 0.000 description 1
- 235000012222 talc Nutrition 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- 150000003892 tartrate salts Chemical class 0.000 description 1
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 1
- 239000002562 thickening agent Substances 0.000 description 1
- 125000004001 thioalkyl group Chemical group 0.000 description 1
- 230000009424 thromboembolic effect Effects 0.000 description 1
- LBLYYCQCTBFVLH-UHFFFAOYSA-M toluenesulfonate group Chemical group C=1(C(=CC=CC1)S(=O)(=O)[O-])C LBLYYCQCTBFVLH-UHFFFAOYSA-M 0.000 description 1
- 238000011200 topical administration Methods 0.000 description 1
- 231100000419 toxicity Toxicity 0.000 description 1
- 230000001988 toxicity Effects 0.000 description 1
- 235000010487 tragacanth Nutrition 0.000 description 1
- 239000000196 tragacanth Substances 0.000 description 1
- 229940116362 tragacanth Drugs 0.000 description 1
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 1
- 102000014898 transaminase activity proteins Human genes 0.000 description 1
- GFNANZIMVAIWHM-OBYCQNJPSA-N triamcinolone Chemical compound O=C1C=C[C@]2(C)[C@@]3(F)[C@@H](O)C[C@](C)([C@@]([C@H](O)C4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 GFNANZIMVAIWHM-OBYCQNJPSA-N 0.000 description 1
- QORWJWZARLRLPR-UHFFFAOYSA-H tricalcium bis(phosphate) Chemical class [Ca+2].[Ca+2].[Ca+2].[O-]P([O-])([O-])=O.[O-]P([O-])([O-])=O QORWJWZARLRLPR-UHFFFAOYSA-H 0.000 description 1
- 125000006000 trichloroethyl group Chemical group 0.000 description 1
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 1
- 231100000402 unacceptable toxicity Toxicity 0.000 description 1
- 235000013311 vegetables Nutrition 0.000 description 1
- 239000003981 vehicle Substances 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 239000011782 vitamin Substances 0.000 description 1
- 235000013343 vitamin Nutrition 0.000 description 1
- 229940088594 vitamin Drugs 0.000 description 1
- 229930003231 vitamin Natural products 0.000 description 1
- 239000008215 water for injection Substances 0.000 description 1
- 208000016153 withdrawal disease Diseases 0.000 description 1
- 235000008210 xanthophylls Nutrition 0.000 description 1
- 235000010930 zeaxanthin Nutrition 0.000 description 1
- 229940043269 zeaxanthin Drugs 0.000 description 1
- 239000001775 zeaxanthin Substances 0.000 description 1
- 239000011701 zinc Substances 0.000 description 1
- 229910052725 zinc Inorganic materials 0.000 description 1
- XOOUIPVCVHRTMJ-UHFFFAOYSA-L zinc stearate Chemical compound [Zn+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O XOOUIPVCVHRTMJ-UHFFFAOYSA-L 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D277/00—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings
- C07D277/02—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings
- C07D277/20—Heterocyclic compounds containing 1,3-thiazole or hydrogenated 1,3-thiazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P13/00—Drugs for disorders of the urinary system
- A61P13/02—Drugs for disorders of the urinary system of urine or of the urinary tract, e.g. urine acidifiers
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P21/00—Drugs for disorders of the muscular or neuromuscular system
- A61P21/04—Drugs for disorders of the muscular or neuromuscular system for myasthenia gravis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/02—Drugs for disorders of the nervous system for peripheral neuropathies
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/04—Centrally acting analgesics, e.g. opioids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/06—Antimigraine agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/08—Antiepileptics; Anticonvulsants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/18—Antipsychotics, i.e. neuroleptics; Drugs for mania or schizophrenia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/22—Anxiolytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/30—Drugs for disorders of the nervous system for treating abuse or dependence
- A61P25/36—Opioid-abuse
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
- A61P27/06—Antiglaucoma agents or miotics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/16—Otologicals
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
- A61P3/10—Drugs for disorders of the metabolism for glucose homeostasis for hyperglycaemia, e.g. antidiabetics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P31/00—Antiinfectives, i.e. antibiotics, antiseptics, chemotherapeutics
- A61P31/12—Antivirals
- A61P31/20—Antivirals for DNA viruses
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings
- C07D417/06—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings linked by a carbon chain containing only aliphatic carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings
- C07D417/12—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings linked by a chain containing hetero atoms as chain links
Landscapes
- Health & Medical Sciences (AREA)
- Organic Chemistry (AREA)
- Chemical & Material Sciences (AREA)
- Engineering & Computer Science (AREA)
- Life Sciences & Earth Sciences (AREA)
- Bioinformatics & Cheminformatics (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Veterinary Medicine (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Public Health (AREA)
- Pharmacology & Pharmacy (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Biomedical Technology (AREA)
- Diabetes (AREA)
- Pain & Pain Management (AREA)
- Psychiatry (AREA)
- Virology (AREA)
- Ophthalmology & Optometry (AREA)
- Emergency Medicine (AREA)
- Endocrinology (AREA)
- Urology & Nephrology (AREA)
- Obesity (AREA)
- Hematology (AREA)
- Psychology (AREA)
- Addiction (AREA)
- Rheumatology (AREA)
- Physical Education & Sports Medicine (AREA)
- Molecular Biology (AREA)
- Heart & Thoracic Surgery (AREA)
- Communicable Diseases (AREA)
- Oncology (AREA)
- Hospice & Palliative Care (AREA)
- Cardiology (AREA)
- Biotechnology (AREA)
- Orthopedic Medicine & Surgery (AREA)
Description
- GEBIET DER ERFINDUNG
- Diese Erfindung betrifft Inhibitoren der verzweigtkettigen, von Aminosäure abhängigen Aminotransferase (BCAT). Die Erfindung betrifft auch die Verwendung von BCAT-Inhibitoren als neuroprotektive Mittel für die Behandlung von Zuständen, wie Schlaganfall, zerebraler Ischämie, Traumen des Zentralnervensystems, Hypoglykämie, Angstzuständen, Krämpfen, von Verlusten des Gehörs aufgrund von Aminoglykosid-Antibiotika, Migräne-Kopfschmerzen, chronischen Schmerzen, neuropathischen Schmerzen, Glaukom, CMV-Retinitis, diabetischer Retinopathie, Psychosen, Harninkontinenz, Opioid-Toleranz oder Opioid-Entzug oder von neurodegenerativen Störungen, wie Lathyrismus, Alzheimer'scher Krankheit, Parkinson'scher Krankheit, amyotropher Lateralsklerose (ALS) und Huntington'scher Krankheit.
- EINSCHLÄGIGER STAND DER TECHNIK
- Eine zu starke Anregung durch Neurotransmitter kann den Abbau und das Absterben von Neuronen bewirken. Es wird angenommen, dass dieser Abbau zum Teil durch exzitotoxische Wirkungen des Glutamats und des Aspartats von exzitatorischen Aminosäuren (EAA) an dem N-Methyl-D-asparat (NMDA)-Rezeptor vermittelt wird. Man geht davon aus, dass diese exzitotoxische Wirkung für den Verlust von Neuronen bei zerebrovaskulären Störungen, wie zerebraler Ischämie, oder einem Gehirninfarkt, resultierend von einem Bereich von Zuständen, wie thromboembolischem oder hämorrhagischem Schlaganfall, zerebralen Vasospasmen, Hypoglykämie, Herzstillstand, Status epilepticus, perinataler Asphyxie, Anoxie, beispielsweise herrührend von einem Ertrinken, von chirurgischen Lungeneingriffen und von zerebralen Traumen sowie Lathyrismus, Alzheimer'scher Krankheit, Parkinson'scher Krankheit und Huntington'scher Krankheit verantwortlich ist.
- Es ist erkannt worden, dass Antagonisten von exzitatorischen Aminosäurerezeptoren, die die NMDA-Rezeptoren blockieren, für die Behandlung von Störungen geeignet sind. NMDA-Rezeptoren sind innig bei dem Phänomen der Exzitotoxizität beteiligt, die eine kritische Bestimmungsgröße für die Entstehung von mehreren neurologischen Störungen sein kann. Störungen, von denen es bekannt ist, dass sie auf eine Blockierung der NMDA-Rezeptoren ansprechen, schließen die zerebrale Ischämie (z.B. Schlaganfall oder Hirntraumen), Muskelspasmen, krampfartige Störungen, neuropathische Schmerzen und Angstzustände ein, und sie können ein signifikanter kausaler Faktor für chronische neurodegenerative Störungen, wie die Parkinson'sche Krankheit (Klockgether T., Turski L., Ann. Neurol., 1993; 34:585-593), neuronale Schäden, die mit dem HIV-Virus in Verbindung stehen, eine amyotrophe Lateralsklerose (ALS), die Alzheimer'sche Krankheit (Francis P.T., Sims N.R., Procter A.W., Bowen D.M., J. Neurochem., 1993; 60(5):1589-1604), und die Huntington'sche Krankheit (vergleiche Lipton S., TINS, 1993; 16(12):527-532; Lipton S.A., Rosenberg P.A., New Eng. J. Med., 1994; 330(9):613-622; und Bigge C.F., Biochem. Pharmacol., 1993; 45:1547-1561, und die darin zitierten Arbeiten) sein. Antagonisten für die NMDA-Rezeptoren können auch dazu verwendet werden, um eine Toleranz gegenüber einer Opiat-Analgesie zu verhindern oder um die Symptome beim Entzug von süchtig machenden Arzneimitteln kontrollieren zu helfen (Eur. Patentanmeldung 488 959A).
- Die US-PS Nr. 5 352 683 beschreibt die Behandlung von chronischen Schmerzen mit einer Verbindung, die ein Antagonist der NMDA-Rezeptoren ist.
- Die US-PS Nr. 4 902 695 beschreibt bestimmte kompetitive NMDA-Antagonisten, die für die Behandlung von neurologischen Störungen, mit Einschluss von Epilepsie, Schlaganfall, Angstzuständen, zerebraler Ischämie, Muskelspasmen und neurodegenerativen Erkrankungen, wie Alzheimer'sche Krankheit und Huntington'sche Krankheit, geeignet sind.
- Die US-PS Nr. 5 192 751 beschreibt ein Verfahren zur Behandlung von Harninkontinenz bei Säugetieren, das die Verabreichung einer wirksamen Menge eines kompetitiven NMDA-Antagonisten umfasst.
- ZUSAMMENFASSUNG DER ERFINDUNG
- Die Erfindung betrifft BCAT-Inhibitorverbindungen der Formel Iworin:
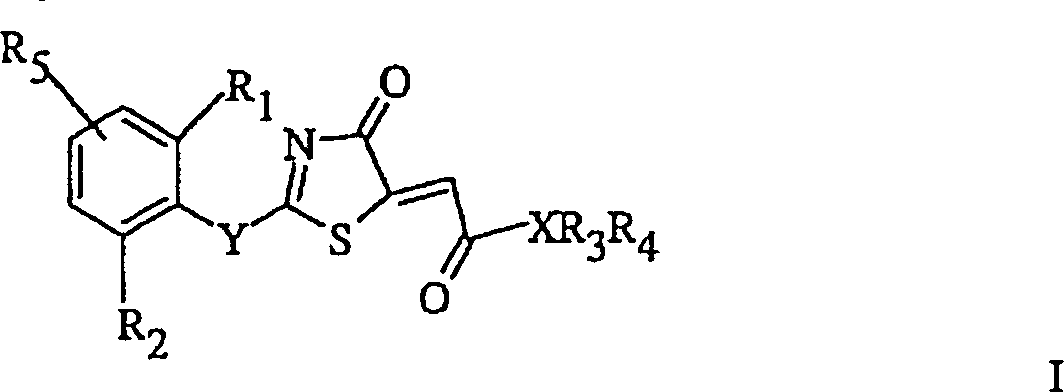
X für N oder O steht;
Y für NH oder CH2 steht;
R1 und R2 unabhängig voneinander für Wasserstoff, Halogen oder C1-C3-Alkyl stehen, mit der Maßgabe, dass nicht beide Gruppen R1 und R2 gleichzeitig Wasserstoff sein können;
wenn X für N steht, dann R3 und R4 unabhängig voneinander für Wasserstoff, Alkyl, substituiertes Alkyl, Cycloalkyl, substituiertes Cycloalkyl, Alkenyl, substituiertes Alkenyl, Heterocyclyl, substituiertes Heterocyclyl, Arylalkyl, substituiertes Arylalkyl, Alkoxy, substituiertes Alkoxy, Arylalkoxy oder substituiertes Arylalkoxy stehen; oder R3 und R4 zusammen mit X eine substituierte oder unsubstituierte Heterocyclylgruppe bilden;
wenn X für O steht, dann R3 für Wasserstoff, Alkyl, substituiertes Alkyl, Cycloalkyl, substituiertes Cycloalkyl, Alkenyl, substituiertes Alkenyl, Heterocyclyl, substituiertes Heterocyclyl, Arylalkyl, substituiertes Arylalkyl, Alkoxy, substituiertes Alkoxy, Arylalkoxy oder substituiertes Arylalkoxy steht und R4 nicht vorhanden ist;
R5 für Wasserstoff oder Halogen steht;
wobei, wenn es mehr als ein Stereoisomeres gibt, jedes chirale Zentrum
unabhängig R oder S sein kann, oder ein pharmazeutisch annehmbares Salz, einen pharmazeutisch annehmbaren Ester oder ein pharmazeutisch annehmbares Amid davon. - Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R5 für Wasserstoff steht.
- Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R1 für Cl steht.
- Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R1 und R2 für Cl stehen.
- Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R1 und R2 für Cl stehen und R5 für Wasserstoff steht.
- Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R1 für Cl steht und X für O steht.
- Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R1 und R2 für Cl stehen, X für O steht und R3 für Alkyl steht.
- Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R1 und R2 für Cl stehen, X für N steht, R3 für Alkyl oder Cycloalkyl steht und R4 für Wasserstoff oder Alkyl steht oder R3 und R4 miteinander mit X einen Pyrrolidin-, Piperidin-, Morpholin- oder N-Alkylpiperazinring bilden.
- Die Erfindung betrifft auch Verbindungen der Formel I, bei denen R1 und R2 für Cl stehen, X für N steht, R3 für Alkyl steht und R4 für Wasserstoff steht.
- Die Erfindung betrifft auch Verbindungen, ausgewählt aus:
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäureethylester;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure-tert.-butylester;
[2-(2-Methylphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methylacetamid;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-ethylacetamid;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-propylacetamid;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-benzylacetamid;
[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methoxyacetamid;
[2-(2,4-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester;
[2-(2,5-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester;
[2-(2,3-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester;
[2-(2,4,6-Trichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester;
[2-(2-Chlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methoxyethyl)acetamid;
2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-piperidin-1-ylethyliden)thiazol-4-on;
2-(2,6-Dichlorphenylamino)-5-[2-(4-ethyl-piperazin-1-yl)-2-oxo-ethyliden]thiazol-4-on;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-pyrrolidin-1-yl-propyl)acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-isopropylacetamid;
2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-pyrrolidin-1-yl-ethyliden)thiazol-4-on;
N-Cycloheptyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,2-dimethoxyethyl)acetamid;
2-(2,6-Dichlorphenylamino)-5-[2-(3,5-dimethylpiperidin-1-yl)-2-oxo-ethyliden]thiazol-4-on;
2-(2,6-Dichlorphenylamino)-5-[2-(3-dimethylaminopyrrolidin-1-yl)-2-oxo-ethyliden]thiazol-4-on;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-[2-(2-hydroxyethoxy)ethyl]acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-methylsulfanylpropyl)acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,3-dihydroxypropyl)acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-phenoxyethyl)acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methylallyl)acetamid;
N-Cyclopentyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid;
N-Cyclopropylmethyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-propylacetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(1-methylpyrrolidin-3-yl)acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-phenoxyethyl)acetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(8-methylaminooctyl)acetamid;
N-(4-Chlorbenzyl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid;
N-(1-Benzylpyrrolidin-3-yl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methylacetamid;
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,4-dimethylpentyl)acetamid; und
2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,3-dimethylbutyl)acetamid. - Die Erfindung betrifft auch die Verwendung irgendeines BCAT-Inhibitors gemäß der vorliegenden Erfindung oder eines pharmazeutisch annehmbaren Salzes davon zur Herstellung eines Arzneimittels zur Behandlung oder Prophylaxe von neuronalem Verlust, der mit Schlaganfall, Ischämie, ZNS-Trauma, Hypoglykämie und chirurgischen Eingriffen verbunden ist, sowie zur Behandlung von neurodegenerativen Erkrankungen, mit Einschluss der Alzheimerschen Krankheit, der amyotrophen Lateralsklerose, der Huntington'schen Krankheit, der Parkinson'schen Krankheit und des Down-Syndroms, zur Behandlung oder Prophylaxe von nachteiligen Konsequenzen von einer Überstimulierung der exzitatorischen Aminosäuren, zur Behandlung von Angstzuständen, Psychosen, Krämpfen, chronischen Schmerzen, neuropathischen Schmerzen, diabetischer Retinopathie, Glaukom, CMV-Retinitis, Harninkontinenz und zur Induzierung einer Anästhesie sowie zur Verstärkung des Wahrnehmungsvermögens und zur Prophylaxe einer Opiat-Toleranz und von Entzugssymptomen.
- Die Erfindung betrifft auch eine pharmazeutische Zusammensetzung, umfassend eine therapeutisch wirksame Menge einer oder mehrerer Verbindungen der Formel I und einen pharmazeutisch annehmbaren Träger.
- DETAILLIERTE BESCHREIBUNG DER ERFINDUNG
- Die vorliegende Erfindung baut sich auf der Entdeckung auf, dass eine intraokulare Glutamat-Injektion den Verlust von Ganglionzellen bewirkt, was mit den frühen Stadien einer diabetischen Retinopathie in Verbindung steht (Vorwerk et al., IOVS, 1996; 37:1618-1624), und dass weiterhin ein Inhibitor des Pfads der verzweigtkettigen Aminosäure-abhängigen Aminotransferase, speziell Gabapentin, dazu wirksam ist, die Synthese von Glutamat zu hemmen, wodurch eine diabetische Retinopathie verhindert wird. Die vorliegende Erfindung stellt daher BCAT-Inhibitorverbindungen für die prophylaktische und therapeutische Behandlung der diabetischen Retinopathie, mit Einschluss der Behandlung des prädiabetischen Stadiums der Retinopathie, des Stadiums der nicht-proliferativen diabetischen Retinopathie und des Stadiums der proliferativen diabetischen Retinopathie zur Verfügung. Unter "prophylaktisch" soll ein gesamter oder teilweiser Schutz gegenüber der diabetischen Retinopathie, insbesondere dem diabetischen Maculaödem, verstanden werden. Unter "therapeutisch" soll die Linderung der diabetischen Retinopathie selbst sowie der gesamte oder teilweise Schutz gegen eine weitere diabetische Retinopathie, insbesondere das diabetische Maculaödem, verstanden werden.
- Die BCAT-Inhibitorverbindungen werden in einer ausreichenden Menge verabreicht, um die neurodegenerative Erkrankung oder den neurodegenerativen Zustand zu behandeln, und beispielsweise dazu, um die Retinopathie der Retina prophylaktisch oder therapeutisch zu behandeln.
- Die BCAT-Inhibitorverbindung ist eine Verbindung der Formel I, wie oben beschrieben, oder ein pharmazeutisch annehmbares Salz, ein pharmazeutisch annehmbarer Ester oder ein pharmazeutisch annehmbares Amid davon.
- Wenn nichts anderes angegeben wird, dann werden die folgenden Definitionen durch diese Beschreibung hindurch verwendet.
- "Alkyl" bedeutet einen geradkettigen oder verzweigten Kohlenwasserstoffrest mit 1 bis 10 Kohlenstoffatomen (wenn nichts anderes angegeben ist). Beispiele hierfür sind Methyl, Ethyl, n-Propyl, Isopropyl, n-Butyl, sek.-Butyl, Isobutyl, tert.-Butyl, n-Pentyl, Isopentyl, n-Hexyl und dergleichen. Bevorzugte Alkylgruppen sind solche mit 1 bis 6 Kohlenstoffatomen. Die Bezeichnung "Halogen" schließt Fluor, Chlor, Brom und Iod ein.
- "Alkenyl" bedeutet geradkettige und verzweigte Kohlenwasserstoffreste mit 2 bis 6 Kohlenstoffatomen und einer Doppelbindung. Beispiele hierfür sind Ethenyl, 3-Buten-1-yl, 2-Ethenylbutyl, 3-Hexen-1-yl und dergleichen.
- "Alkinyl" bedeutet geradkettige und verzweigte Kohlenstoffreste mit 2 bis 6 Kohlenstoffatomen und einer Dreifachbindung. Beispiele hierfür sind Ethinyl, 3-Butin-1-yl, Propinyl, 2-Butin-1-yl, 3-Pentin-1-yl und dergleichen.
- Die Bezeichnung "Cycloalkyl" bedeutet eine monocyclische oder polycyclische Hydrocarbylgruppe, wie Cyclopropyl, Cycloheptyl, Cyclooctyl, Cyclodecyl, Cyclobutyl, Adamantyl, Norpinanyl, Decalinyl, Norbornyl, Cyclohexyl und Cyclopentyl. Solche Gruppen können mit Gruppen, wie Hydroxy, Keto, und dergleichen substituiert sein. Eingeschlossen sind auch Ringe, in denen 1 bis 3 Heteroatome Kohlenstoffatome ersetzt haben. Solche Gruppen werden als "Heterocyclyl" bezeichnet, was eine Cycloalkylgruppe bedeutet, die mindestens ein Heteroatom, ausgewählt aus O, S oder NR, aufweist, wobei R für Wasserstoff, gegebenenfalls substituiertes Alkyl, gegebenenfalls substituiertes Alkenyl, gegebenenfalls substituiertes Cycloalkyl, gegebenenfalls substituiertes Heterocyclyl, gegebenenfalls substituiertes Aryl, gegebenenfalls substituiertes Arylalkyl oder Acyl steht. Beispiele hierfür sind substituiertes oder unsubstituiertes Oxiranyl, Pyrrolidinyl, Piperidyl, Tetrahydropyran, Piperazinyl, Acylpiperazinyl, Pyrrolidinyl und Morpholin.
- Die Bezeichnung "Alkoxy" bedeutet Alkylgruppen, wie oben erwähnt, die durch Sauerstoff gebunden sind. Beispiele hierfür sind Methoxy, Ethoxy, Isopropoxy, tert.-Butoxy und dergleichen. Die Bezeichnung Alkoxy bezeichnet auch Polyether, wie -O-(CH2)2-O-CH3, und dergleichen.
- Die Bezeichnung "Alkanoyl"-Gruppen bedeutet Alkylgruppen, die durch eine Carbonylgruppe miteinander verknüpft sind, d.h. C1-C5-C(O)-. Solche Gruppen schließen Formyl, Acetyl, Propionyl, Butyryl und Isobutyryl ein.
- Die Bezeichnung "Acyl" bedeutet eine Alkyl- oder Aryl (Ar)-Gruppe, gebunden durch eine Carbonylgruppe, d.h. R-C(O)-. Beispielsweise schließt Acyl eine C1-C6-Alkanoylgruppe, mit Einschluss einer substituierten Alkanoylgruppe, ein, wobei der Alkylteil durch NR6R7 oder eine carbocyclische oder heterocyclische Gruppe substituiert sein kann, wobei R6 und R7 unabhängig voneinander für Wasserstoff, Alkyl, Cycloalkyl, Alkenyl, Heterocyclyl, substituiertes Heterocyclyl oder Arylalkyl stehen. Typische Acylgruppen schließen Acetyl, Benzoyl und dergleichen ein.
- Wenn die oben beschriebenen Alkylgruppen gegebenenfalls substituiert sind, dann sind die Substituenten 1 bis 3 Gruppen, ausgewählt aus NR6R7, Phenyl, substituiertem Phenyl, Thio-C1-C6-alkyl, C1-C6-Alkoxy, Hydroxy, Hydroxyalkoxy, Carboxy, C1-C6-Alkoxycarbonyl, Halogen, Nitril, Cycloalkyl und einem 5- oder 6-gliedrigen carbocyclischen Ring oder heterocyclischen Ring mit 1 oder 2 Heteroatomen, ausgewählt aus Stickstoff, substituiertem Stickstoff, Sauerstoff und Schwefel. "Substituierter Stickstoff' bedeutet Stickstoff, der eine C1-C6-Alkylgruppe oder eine (CH2)nPh-Gruppe trägt, wobei n den Wert 1 oder 2 oder 3 hat. Auch eine Perhalogen- und Polyhalogen-Substitution wird davon umschlossen.
- Beispiele für substituierte Alkylgruppen schließen 2-Aminoethyl, Pentachlorethyl, Trifluormethyl, 2-Diethylaminoethyl, 2-Dimethylaminopropyl, Ethoxycarbonylmethyl, 3-Phenylbutyl, Methanylsulfanylmethyl, Methoxymethyl, 3-Hydroxypentyl, 2-Carboxybutyl, 4-Chlorbutyl, 3-Cyclopropylpropyl, Pentafluorethyl, 3-Morpholinopropyl, Piperazinylmethyl und 2-(4-Methylpiperazinyl)ethyl ein.
- Weiterhin schließen Beispiele für substituierte Alkylgruppen Dimethylaminomethyl, Carboxymethyl, 4-Morpholinobutyl, 4-Tetrahydropyrinidylbutyl, 3-Imidazolidin-1-ylpropyl, 4-Tetrahydrothiazol-3-ylbutyl, Phenylmethyl, 3-Chlorphenylmethyl und dergleichen ein.
- Die Bezeichnung "Aryl" bedeutet unsubstituierte und substituierte aromatische Gruppen. Die Heteroarylgruppen haben 4 bis 9 Ringatome, wobei 1 bis 4 davon unabhängig aus der Gruppe, bestehend aus O, S und N, ausgewählt worden sind. Bevorzugte Heteroarylgruppen haben 1 oder 2 Heteroatome in einem 5- oder 6-gliedrigen aromatischen Ring. Mono- und bicyclische aromatische Ringsysteme sind in die Definition von Aryl und Heteroaryl eingeschlossen. Typische Aryl- und Heteroarylgruppen schließen Phenyl, 3-Chlorphenyl, 2,6-Dibromphenyl, Pyridyl, 3-Methylpyridyl, Benzothienyl, 2,4,6-Tribromphenyl, 4-Ethylbenzothienyl, Furanyl, 3,4-Diethylfuranyl, Naphthyl, 4,7-Dichlornaphthyl, Pyrrol, Pyrazol, Imidazol, Thiazol und dergleichen ein.
- Bevorzugte Arylgruppen sind Phenyl und Phenyl, substituiert durch 1, 2 oder 3 Gruppen, unabhängig ausgewählt aus der Gruppe, bestehend aus Alkyl, Alkoxy, Thio, Thioalkyl, Hydroxy, -COOR8, Amino der Formel -NR6R7 und T(CH2)mQR6 oder T(CH2)mCO2R6, wobei m einen Wert von 1 bis 6 hat, T für O, S, NR6, N(O)R6 oder CR6R7 steht, Q für O, S, NR7, N(O)R7 steht, wobei R6 und R7 wie oben beschrieben sind, und R8 für Alkyl oder substituiertes Alkyl steht, z.B. Methyl, Trichlorethyl, Diphenylmethyl, und dergleichen. Die Alkyl- und Alkoxygruppen können wie oben definiert substituiert sein. So sind z.B. typische Gruppen die Gruppen Carboxyalkyl, Alkoxycarbonylalkyl, Hydroxyalkyl, Hydroxyalkoxy und Alkoxyalkyl.
- Das Symbol "–" bedeutet eine Bindung.
- Die Bezeichnung "Patient" bedeutet alle Tiere, mit Einschluss des Menschen. Beispiele für die Patienten schließen menschliche Patienten sowie tierische Patienten sowie Tiere ein, wie beispielsweise Kühe, Hunde, Katzen, Ziegen, Schafe und Schweine.
- Die erfindungsgemäßen Verbindungen können in nicht-solvatisierten Formen sowie in solvatisierten Formen, mit Einschluss von hydratisierten Formen, vorliegen. Im Allgemeinen sind die solvatisierten Formen, mit Einschluss der hydratisierten Formen, den nicht-solvatisierten Formen äquivalent, und sie sollen ebenfalls im Rahmen der vorliegenden Erfindung liegen.
- Bestimmte der erfindungsgemäßen Verbindungen besitzen ein oder mehrere chirale Zentren, und jedes Zentrum kann in der R(D)- oder S(L)-Konfiguration vorhanden sein. Die vorliegende Erfindung schließt alle enantiomeren und epimeren Formen sowie geeignete Gemische davon ein.
- Weiterhin sind die Verbindungen der Formel I dazu imstande, pharmazeutisch annehmbare Zubereitungen, umfassend Salze, Ester und Amide, zu bilden. Die hierin verwendete Bezeichnung "pharmazeutisch annehmbare Salze, Ester und Amide" bezieht sich auf solche Carboxylatsalze, Aminosäureadditionssalze, Ester und Amide der erfindungsgemäßen Verbindungen, die im Rahmen einer vernünftigen ärztlichen Einsetzung zur Verwendung im Kontakt mit den Geweben von Patienten geeignet sind, ohne dass eine nicht-annehmbare Toxizität, Reizungen, allergische Reaktionen und dergleichen, auftreten. Weiterhin soll ein vernünftiges Nutzen/Risiko-Verhältnis vorliegen, und die Verbindungen sollen für ihren vorgesehenen Anwendungszweck wirksam sein. Dies trifft auch für – wenn möglich – Zwitterionenformen der erfindungsgemäßen Verbindungen zu. Die Bezeichnung "Salze" bezieht sich auf relativ nichttoxische Salze von anorganischen und organischen Säuren der Verbindungen gemäß der vorliegenden Erfindung. Die Salze können in situ während der am Schluss erfolgenden Isolierung und Reinigung der Verbindung oder dadurch hergestellt werden, dass gesondert die gereinigte Verbindung in der Form ihrer freien Base mit einer geeigneten organischen oder anorganischen Säure umgesetzt wird, und dass das so gebildete Salz isoliert wird, wobei, jedoch ohne Beschränkung darauf, Säureadditions- und/oder Basensalze, Solvate und N-Oxide der Verbindungen der Formel I eingeschlossen sein sollen. Diese Erfindung stellt auch pharmazeutische Zubereitungen zur Verfügung, die eine Verbindung der Formel I zusammen mit einem pharmazeutisch annehmbaren Träger, einem Verdünnungsmittel oder Exzipiens hierfür umfassen. Alle diese Formen liegen im Rahmen der vorliegenden Erfindung.
- Pharmazeutisch annehmbare Säureadditionssalze der Verbindungen der Formel I schließen Salze, abgeleitet von anorganischen Säuren, wie Salzsäure, Salpetersäure, Phosphorsäure, Schwefelsäure, Bromwasserstoffsäure, Iodwasserstoffsäure, Phosphorsäure und dergleichen, sowie Salze, abgeleitet von organischen Säuren, wie aliphatischen Mono- und Dicarbonsäuren, Phenyl-substituierten Alkansäuren, Hydroxyalkansäuren, Alkandisäuren, aromatischen Säuren, aliphatischen und aromatischen Sulfonsäuren, etc., ein. Daher schließen solche Salze Sulfate, Pyrosulfate, Bisulfate, Sulfite, Bisulfite, Nitrate, Phosphate, Monohydrogenphosphate, Dihydrogenphosphate, Metaphosphate, Pyrophosphate, Chloride, Bromide, Iodide, Acetate, Propionate, Caprylate, Isobutyrate, Oxalate, Malonate, Succinate, Suberate, Sebacate, Fumarate, Maleate, Mandelate, Benzoate, Chlorbenzoate, Methylbenzoate, Dinitrobenzoate, Phthalate, Benzolsulfonate, Toluolsulfonate, Phenylacetate, Citrate, Lactate, Maleate, Tartrate, Methansulfonate und dergleichen ein. In Betracht gezogen werden auch die Salze von Aminosäuren, wie die Arginate, Gluconate, Galacturonate und dergleichen; vergleiche z.B. Berge et al., "Pharmaceutical Salts", J. of Pharmaceutical Science, 1977; 66:1-19.
- Die Säureadditionssalze der basischen Verbindungen werden dadurch hergestellt, dass die freie Base mit einer genügenden Menge der gewünschten Säure kontaktiert wird, um das Salz in herkömmlicher Art und Weise herzustellen. Die Form der freien Base kann dadurch regeneriert werden, dass die Salzform mit einer Base in Kontakt gebracht wird, und dass die freie Base in herkömmlicher Art und Weise isoliert wird. Die Formen der freien Base unterscheiden sich von ihren jeweiligen Salzformen etwas hinsichtlich bestimmter physikalischer Eigenschaften, wie der Löslichkeit in polaren Lösungen, doch sind ansonsten die Salze für die Zwecke der vorliegenden Erfindung ihren jeweiligen freien Basen äquivalent.
- Pharmazeutisch annehmbare Basenadditionssalze werden mit Metallen oder Aminen, wie Alkali- und Erdalkalimetallhydroxiden, oder organischen Aminen gebildet. Beispiele für Metalle, die als Kationen verwendet werden, sind Natrium, Kalium, Magnesium, Calcium und dergleichen. Beispiele für geeignete Amine sind N,N'-Dibenzylethylendiamin, Chlorprocain, Cholin, Diethanolamin, Ethylendiamin, N-Methylglucamin und Procain; siehe z.B. Berge et al., supra, 1977.
- Die Basenadditionssalze von sauren Verbindungen werden dadurch hergestellt, dass die Form der freien Säure mit einer genügenden Menge der gewünschten Base in Kontakt gebracht wird, um das Salz in herkömmlicher Weise herzustellen. Die Form der freien Säure kann dadurch regeneriert werden, dass die Salzform mit einer Säure in Kontakt gebracht wird, und dass die freie Säure in herkömmlicher Weise isoliert wird. Die freien Säureformen unterscheiden sich von ihren jeweiligen Salzformen etwas hinsichtlich bestimmter physikalischer Eigenschaften, wie der Löslichkeit in polaren Lösungsmitteln, doch sind ansonsten die Salze für die Zwecke der vorliegenden Erfindung ihren jeweiligen freien Säuren äquivalent.
- Beispiele für pharmazeutisch annehmbare, nicht-toxische Ester der erfindungsgemäßen Verbindungen schließen C1-C6-Alkylester ein, wobei die Alkylgruppe geradkettig oder verzweigt ist. Annehmbare Ester schließen auch die C5-C7-Cycloalkylester sowie Arylalkylester ein, z.B., jedoch ohne Beschränkung darauf, die Benzylester. C1-C4-Alkylester sind bevorzugt. Ester von erfindungsgemäßen Verbindungen können entsprechend herkömmlichen Verfahren hergestellt werden.
- Beispiele für pharmazeutisch annehmbare, nicht-toxische Amide der erfindungsgemäßen Verbindungen schließen Amide, abgeleitet von Ammoniak, primären C1-C6-Alkylaminen und sekundären C1-C6-Dialkylaminen ein, wobei die Alkylgruppen geradkettig oder verzweigtkettig sind. Im Falle von sekundären Aminen kann das Amin auch in Form eines 5- oder 6-gliedrigen Heterocyclus vorliegen, der ein Stickstoffatom enthält. Amide, abgeleitet von Am moniak, primären C1-C3-Alkylaminen und sekundären C1-C2-Dialkylaminen werden bevorzugt. Amide der Verbindungen gemäß der Erfindung können nach herkömmlichen Verfahren hergestellt werden.
- Eine therapeutisch wirksame Menge ist eine Menge einer Verbindung der Formel I, die bei der Verabreichung an einen Patienten ein Symptom der Erkrankung bessert.
- Die BCAT-Inhibitorverbindung der Formel I oder ein pharmazeutisch annehmbares Salz davon kann auf jedem beliebigen geeigneten Weg verabreicht werden. Geeignete Verabreichungswege schließen eine systemische, wie eine orale oder durch Injizierung erfolgende, eine topische, eine intraokulare, eine periokulare (z.B. subTenon), eine subkonjunktivale, eine subretinale, eine suprachoroidale und eine retrobulbäre Verabreichung ein. Die Art und Weise, in der der BCAT-Inhibitor verabreicht wird, hängt zum Teil davon ab, ob die Behandlung der Retinopathie prophylaktisch oder therapeutisch ist. Die Art und Weise, mit der der BCAT-Inhibitor für die therapeutische Behandlung der Retinopathie verabreicht wird, hängt zum Teil von der Ursache der Retinopathie ab.
- Wenn man beispielsweise annimmt, dass Diabetes die leitende Ursache der Retinopathie ist, dann kann der BCAT-Inhibitor prophylaktisch verabreicht werden, sobald der Zustand der prä-diabetischen Retinopathie festgestellt worden ist. Für die prophylaktische Behandlung der Retinopathie, die von Diabetes herrühren kann, wird der BCAT-Inhibitor vorzugsweise systemisch, z.B. oral oder durch Injizierung, verabreicht. Für die therapeutische Behandlung der nicht-proliferativen diabetischen Retinopathie kann der BCAT-Inhibitor systemisch, z.B. oral oder durch Injizierung, oder intraokular verabreicht werden. Die proliferative diabetische Retinopathie kann therapeutisch durch Verabreichung des BCAT-Inhibitors z.B. intraokular, topisch, subkonjunktival oder periokular (z.B. subTenon) verabreicht werden. Der BCAT-Inhibitor wird vorzugsweise intraokular, topisch, subkonjunktival oder periokular (z.B. subTenon) für die prophylaktische oder therapeutische Behandlung der Retinopathie vor, während oder nach der chirurgischen Entfernung eines Narbengewebes aus dem Auge, welches während der Neovaskularisation während des proliferativen diabetischen Stadiums erzeugt worden ist, verabreicht.
- Der BCAT-Inhibitor wird vorzugsweise so bald wie möglich verabreicht, nachdem festgestellt worden ist, dass ein Tier, wie ein Säugetier, insbesondere ein Mensch, das Risiko einer Retinopathie hat (prophylaktische Behandlung), oder nachdem die Entwicklung einer Retinopathie bereit begonnen hat (therapeutische Behandlung). Die Behandlung hängt zum Teil von dem jeweils verwendeten BCAT-Inhibitor, der Menge des verabreichten BCAT-Inhibitors, dem Verabreichungsweg und der Ursache und des Ausmaßes, wenn vorhanden, der realisierten Retinopathie ab.
- Für den Fachmann wird ersichtlich, dass geeignete Methoden der Verabreichung eines BCAT-Inhibitors, die für die erfindungsgemäßen Verfahren geeignet sind, verfügbar sind. Obgleich mehr als ein Weg dazu eingeschlagen werden kann, den jeweiligen BCAT-Inhibitor zu verabreichen, kann doch ein besonderer Weg eine schnellere und wirksamere Reaktion als ein anderer Weg ergeben. Daher sind die beschriebenen Verabreichungswege lediglich beispielhaft und in keiner Weise einschränkend.
- Die einem Tier, insbesondere einem Menschen, verabreichte Dosis gemäß der vorliegenden Erfindung sollte ausreichend sein, um die gewünschte Reaktion in dem Tier im Verlauf eines vernünftigen Zeitrahmens zu bewirken. Der Fachmann wird erkennen, dass die Dosis von einer Vielzahl von Faktoren, mit Einschluss der Stärke des jeweils verwendeten BCAT-Inhibitors, des Alters, der Art des Zustands oder des Krankheitszustands und des Körpergewichts des Tieres sowie dem Ausmaß, in dem die Netzhaut durch die Retinopathie beeinträchtigt oder tatsächlich beeinträchtigt worden ist, abhängt. Die Größe der Dosis wird auch durch den Weg, das Timing und die Frequenz der Verabreichung sowie der Existenz, der Natur und dem Ausmaß von irgendwelchen nachteiligen Nebenwirkungen, die die Verabreichung eines bestimmten BCAT-Inhibitors begleiten könnten, und dem gewünschten physiologischen Effekt bestimmt. Für den Fachmann wird ersichtlich, dass verschiedene Zustände oder Erkrankungszustände, insbesondere chronische Bedingungen oder Erkrankungszustände, eine verlängerte Behandlung, mit Einschluss von mehrfachen Verabreichungen, erfordern können.
- Geeignete Dosen und Dosisverabreichungsschemen können durch herkömmliche Techniken zur Auffindung geeigneter Bereiche, die dem Fachmann bekannt sind, ermittelt werden. Im Allgemeinen wird die Behandlung mit kleineren Dosen, die geringer sind als die optimale Dosis der Verbindung, begonnen. Danach wird die Dosis in kleinen Schritten erhöht, bis der optimale Effekt bei den jeweiligen Umständen erreicht worden ist. Das erfindungsgemäße Verfahren beinhaltet typischerweise die Verabreichung von etwa 1 mg/kg/Tag bis etwa 100 mg/kg/Tag, vorzugsweise von etwa 15 mg/kg/Tag bis etwa 50 mg/kg/Tag, bei einer systemischen Verabreichung. Die intraokulare Verabreichung beinhaltet typischerweise die Verabreichung von etwa insgesamt 0,1 mg bis insgesamt 5 mg, vorzugsweise insgesamt 0,5 mg bis insgesamt etwa 1 mg. Eine bevorzugte Konzentration für die topische Verabreichung ist 100 μm M.
- Die Zusammensetzungen zur Verwendung bei dem erfindungsgemäßen Verfahren umfassen vorzugsweise einen pharmazeutisch annehmbaren Träger und eine genügende Menge eines BCAT-Inhibitors, um die Retinopathie prophylaktisch oder therapeutisch zu behandeln. Der Träger kann ein beliebiger solcher sein, der herkömmlicherweise verwendet wird, und wird nur durch chemisch-physikalische Erwägungen, wie die Löslichkeit und ein Fehlen der Reaktivität gegenüber der Verbindung sowie von dem Verabreichungsweg, eingeschränkt. Für den Fachmann wird ersichtlich, dass zusätzlich zu den im Folgenden beschriebenen pharmazeutischen Zusammensetzungen der BCAT-Inhibitor in Form von polymeren Zusammensetzungen, Einschlusskomplexen, z.B. Cyclodextrin-Einschluss-Komplexen, Liposomen, Mikrokügelchen, Mikrokapseln, und dergleichen, formuliert werden kann (vergleiche z.B. US-PSen 4 997 652, 5 185 152 und 5 718 922.
- Der BCAT-Inhibitor kann als ein pharmazeutisch annehmbares Säureadditionssalz formuliert werden. Beispiele für pharmazeutisch annehmbare Säureadditionssalze zur Verwendung in der pharmazeutischen Zusammensetzung schließen solche ein, die sich von Mineralsäuren, wie Salzsäure, Bromwasserstoffsäure, Phosphorsäure, Metaphosphorsäure, Salpetersäure und Schwefelsäure, sowie von organischen Säuren, wie Weinsäure, Essigsäure, Zitronensäure, Äpfelsäure, Milchsäure, Fumarsäure, Benzoesäure, Glykolsäure, Gluconsäure, Bernsteinsäure und Arylsulfonsäure, z.B. p-Toluolsulfonsäure, ableiten.
- Die hierin beschriebenen pharmazeutisch annehmbaren Exzipientien, wie beispielsweise Vehikel, Adjuvantien, Träger oder Verdünnungsmittel, sind dem Fachmann gut bekannt und ohne Weiteres erhältlich. Es wird bevorzugt, dass der pharmazeutisch annehmbare Träger ein solcher ist, der gegenüber dem BCAT-Inhibitor chemisch inert ist und der bei den Bedingungen der Verwendung keine schädlichen Nebenwirkungen oder eine Toxizität hat.
- Die Auswahl des Exzipienten wird zum Teil von dem jeweiligen BCAT-Inhibitor sowie der jeweiligen Methode bestimmt, die zur Verabreichung der Zusammensetzung angewendet wird. Dem gemäß besteht eine weite Vielzahl von geeigneten Zubereitungen der erfindungsgemäßen pharmazeutischen Zusammensetzungen. Die folgenden Zubereitungen sind lediglich beispielhaft und in keiner Weise einschränkend.
- Injizierbare Zubereitungen befinden sich unter denjenigen, die gemäß dem erfindungsgemäßen Verfahren bevorzugt werden. Die Erfordernisse für wirksame pharmazeutische Träger für injizierbare Zusammensetzungen sind dem Fachmann gut bekannt (vergleiche Pharmaceutics and Pharmacy Practice, J.B. Lippincott Co., Philadelphia, PA, Banker and Chalmers, Hrsg., Seiten 238-250 (1982), und ASHP Handbook of Injectable Drugs, Toissel, 4. Aufl., Seiten 622-630 (1986). Es wird bevorzugt, dass solche injizierbaren Zusammensetzungen intramuskulär, intravenös oder intraperitoneal verabreicht werden. Topische Zubereitungen sind dem Fachmann gut bekannt. Solche Zubereitungen sind im Zusammenhang mit der vorliegenden Erfindung für die Aufbringung auf die Haut geeignet. Die Verwendung von Pflastern, Corneal-Abschirmungseinrichtungen (vergleiche z.B. US-PS Nr. 5 185 152) und ophthalmischen Lösungen (vergleiche z.B. US-PS Nr. 5 710 182) und Salben, z.B. Augentropfen, liegt ebenfalls innerhalb des Wissens des Fachmanns.
- Zubereitungen, die für die orale Verabreichung geeignet sind, können aus (a) flüssigen Lösungen, z.B. einer wirksamen Menge der Verbindung, gelöst in Verdünnungsmitteln, wie Wasser, Kochsalzlösung oder Orangensaft, (b) Kapseln, Portionspackungen, Tabletten, Pastillen und Bonbons, jeweils enthaltend eine vorbestimmte Menge des Wirkstoffs in Form von Feststoffen oder Granulaten, (c) Pulvern, (d) Suspensionen in einer geeigneten Flüssigkeit, und (e) geeigneten Emulsionen bestehen. Flüssige Zubereitungen können Verdünnungsmittel, wie Wasser und Alkohole, z.B. Ethanol, Benzylalkohol und die Polyethylenalkohole, entweder mit oder ohne Zugabe eines pharmazeutisch annehmbaren Tensids, Suspendierungsmittels oder Emulgierungsmittels, einschließen. Die Kapselformen können aus üblichen hart- oder weich manteligen Formen vom Gelatin-Typ, enthaltend z.B. Tenside, Schmiermittel und inerte Füllstoffe, wie Lactose, Saccharose, Calciumphosphate und Maisstärke, bestehen. Tablettenformen können ein oder mehrere Substanzen aus der Gruppe Lactose, Saccharose, Mannit, Maisstärke, Kartoffelstärke, Alginsäure, mikrokristalline Cellulose, Akaziagummi, Gelatine, Guargummi, kolloidales Siliciumdioxid, Croscarmellosenatrium, Talk, Magnesiumstearat, Calciumstearat, Zinkstearat, Stearinsäure und andere Exzipientien, Farbmittel, Verdünnungsmittel, Puffermittel, Sprengmittel, Befeuchtungsmittel, Konservierungsmittel, Aromatisierungsmittel und pharmakologisch verträgliche Exzipientien einschließen. Pastillenformen können den Wirkstoff in einem Aromatisierungsmittel, gewöhnlich Saccharose und Akaziagummi oder Tragantgummi, umfassen. Weitere Beispiele hierfür sind Pastillen, umfassend den Wirkstoff in einer inerten Base, wie Gelatine und Glycerin, oder Saccharose und Akaziagummi, Emulsionen, Gele und dergleichen, die zusätzlich zu dem Wirkstoff solche im Stand der Technik bekannten Exzipientien enthalten.
- Die Wirksamkeit eines oral verabreichten Arzneimittels hängt von dem wirksamen Transport des Arzneimittels durch das Schleimhautepithel und seiner Stabilität im enterohepatischen Kreislauf ab. Arzneimittel, die nach der parenteralen Verabreichung wirksam sind, jedoch bei oraler Verabreichung weniger wirksam sind oder deren Plasma-Halbwertszeit als zu kurz angesehen wird, können chemisch zu einer Prodrug-Form modifiziert werden.
- Zubereitungen, die für die parenterale Verabreichung geeignet sind, schließen wässrige und nicht-wässrige, isotone, sterile, injizierbare Lösungen ein, die Antioxidansmittel, Puffer, Bakteriostatika und gelöste Stoffe, die die Zubereitung gegenüber dem Blut des vorgesehenen Empfängers isotonisch machen, enthalten können, und wässrige und nicht-wässrige sterile Suspensionen, die Suspendierungsmittel, Solubilisierungsmittel, Verdickungsmittel, Stabilisatoren und Konservierungsmittel enthalten können, ein. Der Inhibitor kann in einem physiologisch annehmbaren Verdünnungsmittel in einem pharmazeutischen Träger, wie in einer sterilen Flüssigkeit oder in einem Gemisch von Flüssigkeiten, mit Einschluss von Wasser, Kochsalzlösung, einer wässrigen Dextroselösung und ähnlicher Zuckerlösungen, eines Alkohols, wie Ethanol, Isopropanol oder Hexadecylalkohol, von Glykolen, wie Propylenglykol oder Polyethylenglykol, Dimethylsulfoxid, von Glycerinketalen, wie 2,2-Dimethyl-1,3-dioxolan-4-methanol, von Ethern, wie Poly(ethylenglykol) 400, Ölen, Fettsäuren, Fettsäureestern oder Glyceriden, oder acetylierten Fettsäureglyceriden, mit oder ohne Zusatz eines pharmazeutisch annehmbaren Tensids, wie einer Seife oder eines Detergens, eines Suspendierungsmittels, wie Pektin, Carbomeren, Methylcellulosen, Hydroxypropylmethylcellulose oder Carboxymethylcellulose, oder Emulgatoren und anderen pharmazeutischen Adjuvantien, verabreicht werden. Öle, die in parenteralen Zubereitungen verwendet werden können, schließen Erdölprodukte sowie tierische, pflanzliche oder synthetische Öle ein. Spezielle Beispiele für die Öle schließen Erdnussöl, Sojabohnenöl, Sesamöl, Baumwollsamenöl, Maisöl, Olivenöl, Petrolatum und Mineralöle ein.
- Geeignete Fettsäuren für die Verwendung in parenteralen Zubereitungen schließen Ölsäure, Stearinsäure und Isostearinsäure ein. Ethyloleat und Isopropylmyristat sind Beispiele für geeignete Fettsäureester.
- Geeignete Seifen zur Verwendung in parenteralen Zubereitungen schließen Fettsäurealkalimetalle, -ammonium- und -triethanolaminsalze ein. Geeignete Detergentien schließen (a) kationische Detergentien, wie z.B. Dimethyldialkylammoniumhalogenide und Alkylpyridiniumhalogenide, (b) anionische Detergentien, wie z.B. Alkyl-, Aryl- und Olefinsulfonate, Alkyl-, Olefin-, Ether- und Monoglyceridsulfate, und Sulfosuccinate, (c) nicht-ionische Detergentien, wie z.B. Fettaminoxide, Fettsäurealkanolamide und Polyoxyethylenpolypropylen-Copolymere, (d) amphotere Detergentien, wie z.B. Alkyl-p-aminopropionate und quaternäre 2-Alkylimidazolinammoniumsalze, und (e) Gemische davon ein.
- Die parenteralen Zubereitungen enthalten typischerweise etwa 0,5 bis etwa 25 Gew.-% Wirkstoff in Lösung. Konservierungsmittel und Puffermittel können verwendet werden. Um eine Reizung an der Stelle der Injektion zu minimieren oder ganz zu eliminieren, können solche Zusammensetzungen ein oder mehrere nicht-ionische Tenside mit einem Hydrophil-Lipophil-Gleichgewicht (HLB) von etwa 12 bis etwa 17 beinhalten.
- Die Menge des Tensids in solchen Zubereitungen liegt typischerweise im Bereich von etwa 5 bis etwa 15 Gew.-%. Geeignete Tenside schließen Polyethylensorbitanfettsäureester, wie Sorbitanmonooleat, und Addukte von Ethylenoxid mit einer hydrophoben Base mit hohem Molekulargewicht, gebildet durch Kondensation von Propylenoxid mit Propylenglykol, ein. Die parenteralen Zubereitungen können in verschlossenen Einheitsdosis- oder Mehrfachdosis-Behältern, wie Ampullen und Gläschen, präsentiert werden, und sie können in einem gefriergetrockneten Zustand (lyophilisierten Zustand) gelagert werden, der nur die Zugabe des sterilen flüssigen Exzipiens, z.B. von Wasser zur Injektion, unmittelbar vor dem Einsatz erfordert. Unvorbereitete Lösungen zur Injektion und Suspensionen können aus sterilen Pulvern, Granulaten und Tabletten der zuvor beschriebenen Art hergestellt werden.
- Solche Zusammensetzungen können als intraokulare Zubereitungen, als Langzeit-Zubereitungen oder -Vorrichtungen formuliert werden (vergleiche z.B. US-PS Nr. 5 378 475). Beispielsweise können Gelatine, Chondroitinsulfat, Polyphosphorester, wie Bis-2-hydroxyethylterephthalat (BHET), oder Polymilch-Glykolsäure (in verschiedenen Verhältnissen) dazu eingesetzt werden, um Langzeit-Zubereitungen zu formulieren. Implantate (vergleiche z.B. US-PSen 5 443 505, 4 853 224 und 4 997 652), Vorrichtungen (US-PSen 5 554 187, 4 863 457, 5 098 443 und 5 725 493), wie implantierbare Vorrichtungen, z.B. mechanische Reservoirs, intraokulare Vorrichtungen oder extraokulare Vorrichtungen mit einer intraokularen Leitung (z.B. mit einem Durchmesser von 100 μm – 1mm) oder Implantate oder Vorrichtungen, bestehend aus polymeren Zusammensetzungen, wie oben beschrieben, können zum Einsatz kommen.
- Die erfindungsgemäßen Verbindungen sind auch für die Co-Verabreichung mit anderen pharmazeutisch aktiven Verbindungen geeignet. Unter "Co-Verabreichung" soll eine Verabreichung vor, gleichzeitig mit, z.B. mit dem BCAT-Inhibitor in der gleichen Zubereitung oder in getrennten Zubereitungen oder nach der Verabreichung eines BCAT-Inhibitors, wie oben beschrieben, verstanden werden. Beispielsweise können Corticosteroide, z.B. Prednison, Methylprednisolon, Dexamethason oder Triamcinalonacetinid, oder nicht-steroidale entzündungshemmende Verbindungen, wie Ibuprofen oder Flubiproben, co-verabreicht werden. Gleichermaßen können Vitamine und Mineralstoffe, z.B. Zink, Antioxidantien, z.B. Carotinoide (wie Xanthophyllcarotinoid, z.B. Zeaxanthin oder Lutein), und Mikronährstoffe co-verabreicht werden.
- Ein allgemeines Syntheseschema für die Herstellung der Verbindungen der Formel I wird im Schema 1 gezeigt.
- Schema 1

- BEISPIEL 1
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester
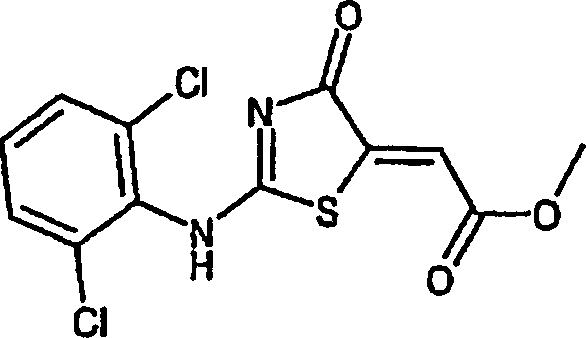
- 2,6-Dichlorphenylthioharnstoff (3,0 g, 13,6 mmol) wurde in 50 ml trockenem Methanol aufgelöst, und es wurde Dimethylacetylendicarboxylat (13,8 mmol, 1,7 ml) im Verlauf einer Zeitspanne von 10 Minuten zugesetzt. Das Gemisch wurde 40 Minuten lang bei 25°C gerührt, und dann wurde das Gemisch 3 Stunden lang auf 55°C erhitzt. Das Lösungsmittel wurde durch Rotationsabdampfen entfernt, und das rohe Produkt wurde aus Methanol umkristallisiert, wodurch das angestrebte Produkt erhalten wurde.
MS: 332,9 (M + 1 für C12H8Cl2N2O3S), TLC: SiO2, Rf = 0,38 (2:1 Hexan/EtOAc). Fp.: 189,1-189,7°C, HPLC: C-18-Säule (H2O/CH3CN=1:1 mit 0,1% TFA), RT-Zeit 6,0 Minuten, Reinheit: 94,62%.
Analyse (C12H8Cl2N2O3S): (ber.) C: 43,52, H: 2,43, N: 8,46, (gefunden) C: 43,50, H: 2,34, N: 8,38; 1H-NMR (400 MHz, CDCl3) δ 3,78 (s, 3H), 6,90 (s, 1H), 7,06 (t, 1H, J = 5,9Hz), 7,33 (d, 2H, J = 5,6Hz), 13,17 (s, 1H). - BEISPIEL 2
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäureethylester
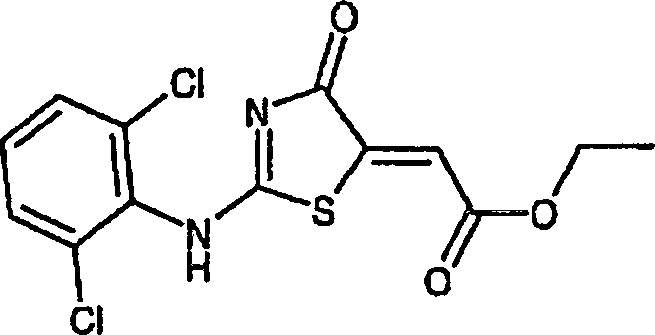
- Die Verbindung des Beispiels 2 wurde nach den Methoden des Beispiels 1 mit der Ausnahme synthetisiert, dass Diethylacetylendicarboxylat anstelle des Dimethylacetylendicarboxylats eingesetzt wurde. Das angestrebte Produkt wurde aus Methanol umkristallisiert, wodurch gelbe Kristalle erhalten wurden (Ausbeute 97%).
MS: 346,9 (M + 1 für C13H10Cl2N2O3S), TLC: SiO2, Rf = 0,80 (1:1 Hexan/EtOAc). Fp.: 185,0-185,8°C, HPLC: C-18-Säule (H2O/CH3CN=1:1 mit 0,1% TFA), RT-Zeit 13,1 Minuten, Reinheit: 98,15%.
Analyse (C13H10Cl2N2O3S): (ber.) C: 45,23, H: 2,92, N: 8,11, (gefunden) C: 44,98, H: 2,75, N: 8,01; 1H-NMR (400 MHz, CDCl3) δ 1,18 (t, 3H, J = 7,5Hz), 4,15 (q, 2H, J = 6,6Hz), 6,71 (s, 1H), 7,20 (t, 1H, J = 7,3Hz), 7,52 (d, 2H, J = 8,1Hz), 13,17 (s, 1H). - BEISPIEL 3
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure-tert.-butylester

- Die Verbindung des Beispiels 3 wurde gemäß den Verfahren des Beispiels 1 mit der Ausnahme synthetisiert, dass Di-tert.-butylacetylendicarboxylat anstelle des Dimethylacetylendicarboxylats eingesetzt wurde. Das angestrebte Produkt wurde aus Methanol umkristallisiert, wodurch weiße Kristalle erhalten wurden (Ausbeute 95%).
MS: 374,9 (M + 1 für C15H4Cl2N2O3S), TLC: SiO2, Rf = 0,81 (1:1 Hexan/EtOAc). Fp.: > 230°C, HPLC: C-18-Säule (H2O/CH3CN = 1/1 mit 0,1% TFA), RT-Zeit 26,1 Minuten, Reinheit: 98,93%.
Analyse (C15H14Cl2N2O3S): (ber.) C: 48,27, H: 3,78, N: 7,51, (gefunden) C: 47,68, H: 3,49, N: 7,39; 1H-NMR (400 MHz, CDCl3) δ 1,38 (s, 9H), 6,59 (s, 1H), 7,18 (t, 1H, J = 7,3Hz), 7,52 (d, 2H, J = 8,1Hz), 13,15 (s, 1H). - BEISPIEL 4
- 2-(2-Methylphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester

- Die Verbindung des Beispiels 4 wurde gemäß den Verfahren des Beispiels 1 mit der Ausnahme synthetisiert, dass 2-Methylphenylthioharnstoff anstelle des 2,6-Dichlorphenylthioharnstoffs eingesetzt wurde. Das angestrebte Produkt wurde aus Ethylacetat umkristallisiert, wodurch gelbe Kristalle erhalten wurden (Ausbeute 92%).
MS: 277,0 (M + 1 für C13H12N2O3S), TLC: SiO2, Rf = 0,69 (1:1 Hexan/EtOAc). Fp.: 200,7-201,2°C, HPLC: C-18-Säule (H2O/CH3CN = 1/1 mit 0,1% TFA), RT-Zeit 5,61 Minuten, Reinheit: 99,75%.
Analyse (C13H12N2O3S): (ber.) C: 56,51, H: 4,38, N: 10,14, (gefunden) C: 56,58, H: 4,35, N: 9,96; 1H-NMR (400 MHz, CDCl3) δ 2,09 (s, 3H), 3,68 (s, 3H), 6,69 (s, 1H), 7,18-7,30 (m, 4H), 12,65 (s, 1H). - BEISPIEL 5
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure
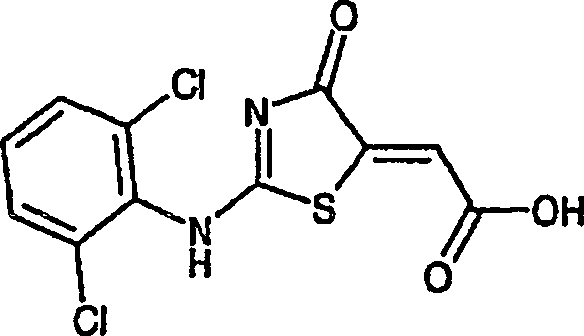
- Ein Reaktionsgemisch aus [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester (3 g, Beispiel 1), NaOH (1N in H2O, 30 ml), THF (20 ml) wurde auf 40°C erhitzt und 48 Stunden lang gerührt. Das Gemisch wurde durch Zugabe von 10%iger wässriger HCl auf einen pH-Wert von 1 angesäuert. Dann wurde das Gemisch mit Ethylacetat (3 × 25 ml) extrahiert. Die organischen Extrakte wurden auf MgSO4 getrocknet, filtriert, konzentriert und im Vakuum getrocknet, wodurch das angestrebte Produkt als weißer Feststoff erhalten wurde.
MS: 317,9 (M + 1 für C11H6Cl2N2O3S), TLC: SiO2, Rf = 0,10 (1:1 Hexan/EtOAc). Fp.: > 230°C, 1H-NMR (400 MHz, CDCl3) δ 6,66 (s, 1H), 7,18 (t, 1H, J = 7,3Hz), 7,52 (d, 2H, J = 8,1Hz), 13,15 (s, 1H). - BEISPIEL 6
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methylacetamid

- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure (0,1 g, 0,3 mmol, Beispiel 5) wurde in 5 ml trockenem CH3CN suspendiert, dann wurden langsam N,N-Diisopropylethylamin (0,04 g, 0,3 mmol), HBTU (0,113 g, 0,3 mmol) und Methylamin zugesetzt. Das Reaktionsgemisch wurde 7 Stunden lang bei 25°C gerührt. Es wurde dann mit 5 ml gesättigter NaHCO3-Lösung abgeschreckt und mit Ethylacetat (3 × 15 ml) extrahiert. Die organischen Schichten wurden kombiniert und konzentriert. Am Schluss wurde das rohe Produkt auf einer Silicagelsäule (Hexan/Ethylacetat = 3:1 bis 1:1) gereinigt, wodurch das Produkt mit einer Ausbeute von 78% erhalten wurde.
MS: 332,0 (M + 1 für C12H9Cl2N3O2S), TLC: SiO2, Rf = 0,44 (1:1 Hexan/EtOAc). Fp.: > 230°C, HPLC: C-18-Säule (H2O/CH3CN = 1/1 mit 0,1% TFA), RT-Zeit 4,44 Minuten, Reinheit: 99,4%.
1H-NMR (400 MHz, CDCl3) δ 2,63 (s, 3H), 6,89 (s, 1H), 7,17 (t, 1H, J = 8,1Hz), 7,51 (d, 2H, J = 8,1Hz), 8,68 (s, 1H), 12,86 (s, 1H). - BEISPIEL 7
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-ethylacetamid

- Die Verbindung des Beispiels 7 wurde gemäß den Verfahren des Beispiels 6 mit der Ausnahme synthetisiert, dass Ethylamin anstelle von Methylamin eingesetzt wurde.
MS: 343 (M + 1 für C13H11Cl2N3O2S), TLC: SiO2, Rf = 0,4 (1:1 Hexan/EtOAc). Fp.: > 250°C, HPLC: C-18-Säule (H2O/CH3CN=1:1 mit 0,1% TFA), RT-Zeit 2,96 Minuten, Reinheit: 93%.
1H-NMR (400 MHz, DMSO) δ 0,99 (t, 3H, J = 8,3Hz), 3,06-3,13 (m, 2H), 6,89 (s, 1H), 7,18 (t, 1H, J = 8,3Hz), 7,52 (d, 2H, J = 8,1Hz), 8,73 (m, 1H). - BEISPIEL 8
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-propylacetamid
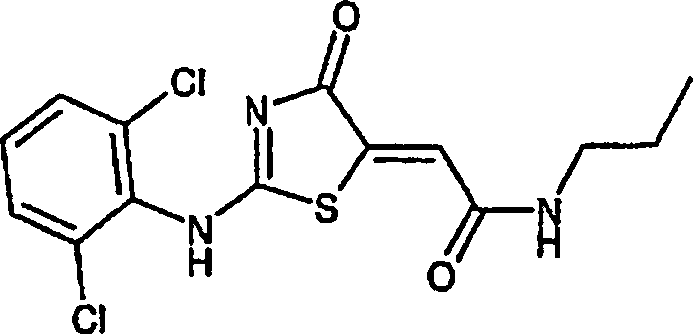
- Die Verbindung des Beispiels 8 wurde gemäß den Verfahren des Beispiels 6 mit der Ausnahme synthetisiert, dass n-Propylamin anstelle von Methylamin eingesetzt wurde. Das Produkt wurde auf einer Silicagelsäule gereinigt (Hexan/Ethylacetat = 3:1 bis 1:1), wodurch das angestrebte Produkt erhalten wurde (79%).
MS: 360,0 (M + 1 für C14H13Cl2N3O2S), TLC: SiO2, Rf = 0,68 (1:1 Hexan/EtOAc). Fp.: > 230°C, HPLC: C-18-Säule (H2O/CH3CN=1:1 mit 0,1% TFA), RT-Zeit 8,35 Minuten, Reinheit: 98%.
Analyse (C14H13Cl2N3O2S): (ber.) C: 46,94, H: 3,66, N: 11,73, (gefunden) C: 47,04, H: 3,71, N: 11,38; 1H-NMR (400 MHz, CDCl3) δ 0,78 (t, 3H, J = 7,4Hz), 1,36 (m, 2H), 3,03 (q, 2H, J = 6,6Hz), 6,91 (s, 1H), 7,16 (t, 1H, J = 8,0Hz), 7,49 (d, 2H, J = 8,1Hz), 8,70 (s, 1H), 12,84 (s, 1H). - BEISPIEL 9
- [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-benzylacetamid

- Die Verbindung des Beispiels 9 wurde gemäß den Verfahren des Beispiels 6 mit der Ausnahme synthetisiert, dass Benzylamin anstelle von Methylamin eingesetzt wurde. Das Produkt wurde auf einer Silicagelsäule gereinigt (Hexan/Ethylacetat = 3:1 bis 1:1), wodurch das angestrebte Produkt erhalten wurde (81%).
MS: 408,0 (M + 1 für C18H13Cl2N3O2), TLC: SiO2, Rf = 0,68 (1:1 Hexan/EtOAc). Fp.: 204,8-205,6°C, LCMS: C-18-Säule (H2O/CH3CN = 1:1 mit 0,1% TFA), RT-Zeit 13,53 Minuten, Reinheit: 98%.
Analyse (C18H13Cl2N3O2S): (ber.) C: 53,21, H: 3,23, N: 10,34, (gefunden) C: 53,61, H: 3,25, N: 9,01; 1H-NMR (400 MHz, CDCl3) δ 4,87 (s, 2H), 6,94 (s, 1H), 7,11 (t, 1H, J = 8,3Hz), 7,20-7,35 (m, 5H), 7,39 (d, 2H, J = 8,1Hz), 8,70 (s, 1H), 12,84 (s, 1H). - BEISPIEL 10
- 2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methoxyacetamid
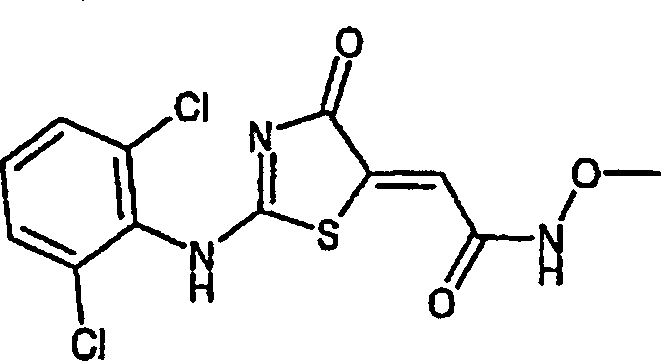
- Die Verbindung des Beispiels 10 wurde gemäß den Verfahren des Beispiels 6 mit der Ausnahme synthetisiert, dass Methoxyamin anstelle von Methylamin eingesetzt wurde. Das Produkt wurde auf einer Silicagelsäule gereinigt (Hexan/Ethylacetat = 3:1 bis 1:1), wodurch das angestrebte Produkt erhalten wurde (71%).
MS: 348,0 (M + 1 für C12H9Cl2N3O3S), TLC: SiO2, Rf = 0,47 (1:1 Hexan/EtOAc). Fp.: 204,8-205,6°C, HPLC: C-18-Säule (H2O/CH3CN = 1:1 mit 0,1% TFA), RT-Zeit 4,46 Minuten, Reinheit: > 95%. 1H-NMR (400 MHz, CDCl3) δ 3,60 (s, 3H), 6,70 (s, 1H), 6,87 (t, 1H, J = 8,0Hz), 7,16 (d, 2H, J = 8,1Hz), 8,72 (s, 1H), 12,88 (s, 1H). - BEISPIEL 11
- [2-(2,4-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester
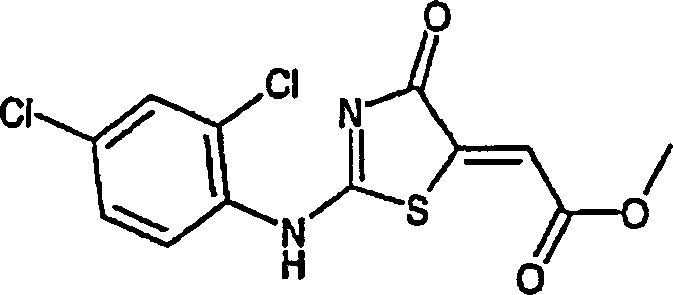
- Die Verbindung des Beispiels 11 wurde gemäß den Verfahren des Beispiels 1 mit der Ausnahme synthetisiert, dass 2,4-Dichlorphenylthioharnstoff anstelle von 2,6-Dichlorphenylthioharnstoff eingesetzt wurde. Das angestrebte Produkt wurde aus Ethylacetat und Hexan umkristallisiert, wodurch gelbe Kristalle erhalten wurden (90%).
MS: 333,0 (M + 1 für C12H8Cl2N2O3S), Fp.: 211,6-212,3°C, LCMS: C-18-Säule (H2O/CH3CN/0,05% TFA), RT-Zeit 10,88 Minuten, Reinheit: 99,93%.
Analyse (C12H8Cl2N2O3S): (ber.) C: 43,52, H: 2,43, N: 8,46, (gefunden) C: 43,59, H: 2,13, N: 8,36; 1H-NMR (400 MHz, CDCl3) δ 3,31 (s, 3H), 6,69 (s, 1H), 7,12 (d, 1H, J = 7,6Hz), 7,41 (d, 1H, J = 6,1Hz), 7,68 (s, 1H), 12,95 (s, 1H). - BEISPIEL 12
- [2-(2,5-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester
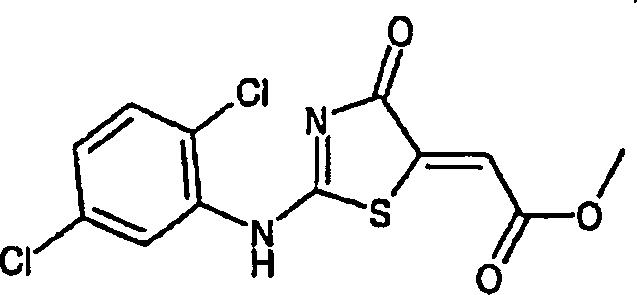
- Die Verbindung des Beispiels 12 wurde gemäß den Verfahren des Beispiels 1 mit der Ausnahme synthetisiert, dass 2,5-Dichlorphenylthioharnstoff anstelle von 2,6-Dichlorphenylthioharnstoff eingesetzt wurde. Das angestrebte Produkt wurde aus Ethylacetat und Hexan umkristallisiert, wodurch gelbe Kristalle erhalten wurden (87%).
MS: 333,0 (M + 1 für C12H8Cl2N2O3S), Fp.: 198,8-199,4°C, LCMS: C-18-Säule (H2O/CH3CN/0,05% TFA), RT-Zeit 13,82 Minuten, Reinheit: 99,89%.
Analyse (C12H8Cl2N2O3S): (ber.) C: 43,52, H: 2,43, N: 8,46, (gefunden) C: 43,60, H: 2,40, N: 8,25; 1H-NMR (400 MHz, CDCl3) δ 3,31 (s, 3H), 6,72 (s, 1H), 7,24 (t, 2H, J = 3,5Hz), 7,55 (d, 1H, J = 8,3Hz), 13,01 (s, 1H). - BEISPIEL 13
- [2-(2,3-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester

- Die Verbindung des Beispiels 13 wurde gemäß den Verfahren des Beispiels 1 mit der Ausnahme synthetisiert, dass 2,3-Dichlorphenylthioharnstoff anstelle von 2,6-Dichlorphenylthioharnstoff eingesetzt wurde. Das angestrebte Produkt wurde aus Ethylacetat und Hexan umkristallisiert, wodurch gelbe Kristalle erhalten wurden (90%).
MS: 333,0 (M + 1 für C12H8Cl2N2O3S), Fp.: 204,0-204,3°C, LCMS: C-18-Säule (H2O/CH3CN/0,05% TFA), RT-Zeit 10,88 Minuten, Reinheit: 99,37%.
Analyse (C12H8Cl2N2O3S): (ber.) C: 43,52, H: 2,43, N: 8,46, (gefunden) C: 43,38, H: 2,51, N: 8,18; 1H-NMR (400 MHz, CDCl3) δ 3,32 (s, 3H), 6,71 (s, 1H), 7,09 (d, 1H, J = 7,8Hz), 7,36 (t, 1H, J = 8,1Hz), 7,44 (d, 1H, J = 6,6Hz), 13,00 (s, 1H). - BEISPIEL 14
- [2-(2,4,6-Trichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester

- Die Verbindung des Beispiels 13 wurde gemäß den Verfahren des Beispiels 1 mit der Ausnahme synthetisiert, dass 2,4,6-Trichlorphenylthioharnstoff anstelle von 2,6-Dichlorphenylthioharnstoff eingesetzt wurde. Das angestrebte Produkt wurde aus Ethylacetat und Hexan umkristallisiert, wodurch gelbe Kristalle erhalten wurden (91%).
MS: 366,0 (M + 1 für C12H7Cl3N2O3S), Fp.: 241,3-241,7°C, LCMS: C-18-Säule (H2O/CH3CN/0,05% TFA), RT-Zeit 16,04 Minuten, Reinheit: 99,23%.
Analyse (C12H7Cl3N2O3S): (ber.) C: 39,42, H: 1,92, N: 7,66, (gefunden) C: 39,50, H: 2,03, N: 7,58; 1H-NMR (400 MHz, CDCl3) δ 3,32 (s, 3H), 6,75 (s, 1H), 7,75 (s, 2H), 13,23 (s, 1H). - BEISPIEL 15
- 2-(2-Chlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester
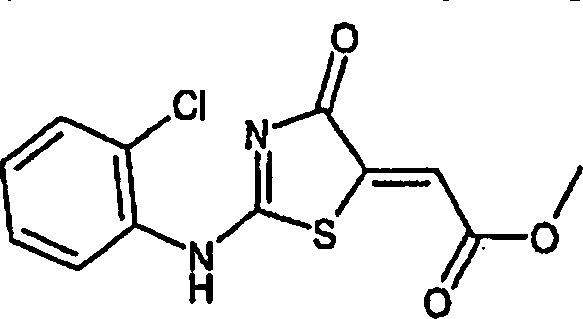
- Die Verbindung des Beispiels 15 wurde gemäß den Verfahren des Beispiels 1 mit der Ausnahme synthetisiert, dass 2-Chlorphenylthioharnstoff anstelle von 2,6-Dichlorphenylthioharnstoff eingesetzt wurde. Das angestrebte Produkt wurde aus Ethylacetat und Hexan umkristallisiert, wodurch gelbe Kristalle erhalten wurden (90%).
MS: 297,0 (M + 1 für C12H9ClN2O3S), Fp.: 194,0-194,6°C, LCMS: C-18-Säule (H2O/CH3CN/0,05% TFA), RT-Zeit 6,48 Minuten, Reinheit: 99,87%.
Analyse (C12H8Cl2N2O3S): (ber.) C: 48,57, H: 3,06, N: 9,44, (gefunden) C: 47,46, H: 2,71, N: 9,00; 1H-NMR (400 MHz, CDCl3) δ 3,30 (s, 3H), 6,68 (s, 1H), 7,08 (d, 1H, J = 7,5Hz), 7,18 (t, 1H, J = 7,6Hz), 7,33 (t, 1H, J = 7,4Hz), 7,49 (d, 1H, J = 8,0Hz), 12,91 (s, 1H). - BEISPIEL 16
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methoxyethyl)acetamid
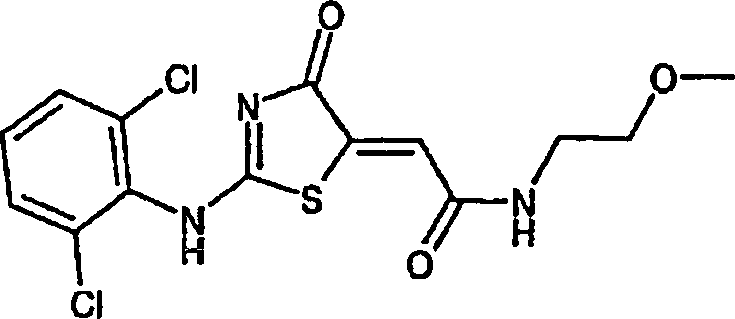
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methoxyethyl)acetamid. Eine Lösung aus [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure (0,1 M) in DMF (0,513 ml) wurde mit einer Lösung von 2-Methoxyethylamin (1,5 M) und HOBt in CH2Cl2 (0,225 ml) behandelt. Das Reaktionsgemisch wurde in eine Bohdan-Miniblock-Vorrichtung eingebracht und 16 Stunden lang bei 50°C geschüttelt. Das Reaktionsgemisch wurde auf Raumtemperatur abgekühlt, mit einem von einem Polymeren getragenen Polyamin-Abschreckharz (Aldrich, 100 mg) behandelt und 3 Stunden lang geschüttelt. Die Lösung wurde filtriert und konzentriert. Der Rückstand wurde durch präparative HPLC auf einer Phenomenex-Develofil-Säule C-18 mit den Abmessungen 28 × 100 mm unter Anwendung eines Gradienten von 10% bis 100% CH3CN/H2O + 3% n-Propanol im Verlauf von 6,5 Minuten gereinigt.
MS: 375,4 (M + 1 für C14H13·Cl2N3O3S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,3 min, Reinheit: 90%. - BEISPIEL 17
- 2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-piperidin-1-ylethyliden)thiazol-4-on
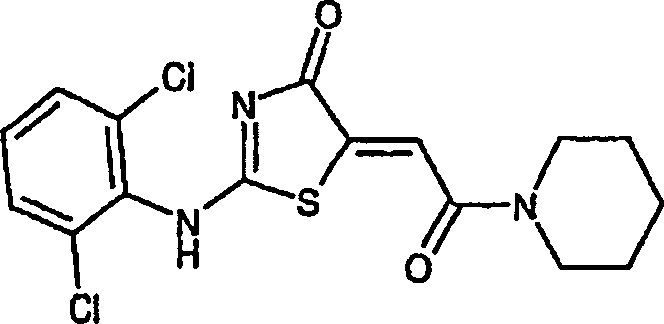
- Synthese von 2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-piperidin-1-ylethyliden)thiazol-4-on: Die Verbindung des Beispiels 17 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass Piperidin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 385,3 (M + 1 für C16H15Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,7 min, Reinheit: 100%. - BEISPIEL 18
- 2-(2,6-Dichlorphenylamino)-5-[2-(4-ethylpiperazin-1-yl)-2-oxoethyliden]thiazol-4-on

- Synthese von 2-(2,6-Dichlorphenylamino)-5-[2-(4-ethylpiperazin-1-yl)-2-oxoethyliden]thiazol-4-on: Die Verbindung des Beispiels 18 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass N-Ethylpiperazin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 414,3 (M + 1 für C17H18Cl2N4O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 2,7 min, Reinheit: 92%. - BEISPIEL 19
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-pyrrolidin-1-ylpropyl)acetamid
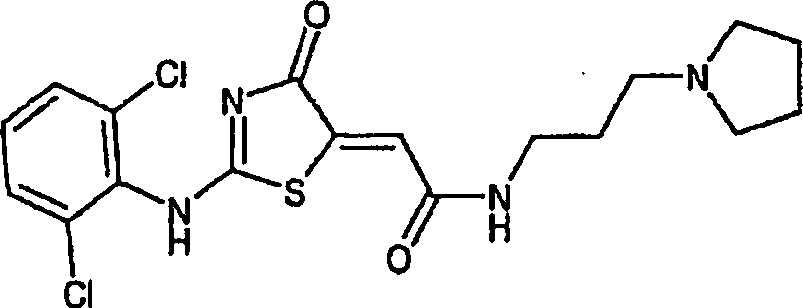
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-pyrrolidin-1-ylpropyl)acetamid: Die Verbindung des Beispiels 19 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 3-Pyrrolidinopropylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 428,4 (M + 1 für C18H20Cl2N4O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 2,5 min, Reinheit: 76%. - BEISPIEL 20
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-isopropylacetamid

- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-isopropylacetamid: Die Verbindung des Beispiels 20 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass Isopropylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 359,3 (M + 1 für C14H13Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,5 min, Reinheit: 96%. - BEISPIEL 21
- 2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-pyrrolidin-1-ylethyliden)thiazol-4-on

- Synthese von 2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-pyrrolidin-1-ylethyliden)thiazol-4-on: Die Verbindung des Beispiels 21 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass Pyrrolidin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 371,3 (M + 1 für C15H13Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,4 min, Reinheit: 96%. - BEISPIEL 22
- N-Cycloheptyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid
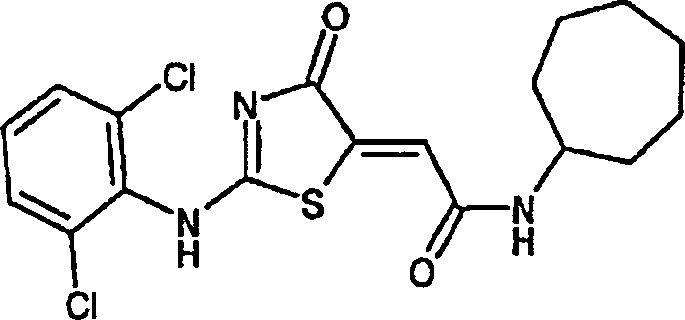
- Synthese von N-Cycloheptyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid: Die Verbindung des Beispiels 22 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass Cycloheptylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 413,3 (M + 1 für C18H19Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 4 min, Reinheit: 93%. - BEISPIEL 23
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,2-dimethoxyethyl)-acetamid

- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,2-dimethoxyethyl)acetamid: Die Verbindung des Beispiels 23 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass Aminoacetaldehyddimethylacetal anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 405,3 (M + 1 für C15H15Cl2N3O4S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,3 min, Reinheit: 100%. - BEISPIEL 24
- 2-(2,6-Dichlorphenylamino)-5-[2-(3,5-dimethylpiperidin-1-yl)-2-oxoethyliden]thiazol-4-on

- Synthese von 2-(2,6-Dichlorphenylamino)-5-[2-(3,5-dimethylpiperidin-1-yl)-2-oxoethyliden]thiazol-4-on: Die Verbindung des Beispiels 24 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 3,5-Dimethylpiperidin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 413,3 (M + 1 für C18H19Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 4,1 min, Reinheit: 85%. - BEISPIEL 25
- 2-(2,6-Dichlorphenylamino)-5-[2-(3-dimethylaminopyrrolidin-1-yl)-2-oxoethyliden]thiazol-4-on

- Synthese von 2-(2,6-Dichlorphenylamino)-5-[2-(3-dimethylaminopyrrolidin-1-yl)-2-oxoethyliden]thiazol-4-on: Die Verbindung des Beispiels 25 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 3-Dimethylaminopyrrolidin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 414,3 (M + 1 für C17H18Cl2N4O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 2,4 min, Reinheit: 97%. - BEISPIEL 26
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-[2-(2-hydroxyethoxy)ethyl]acetamid
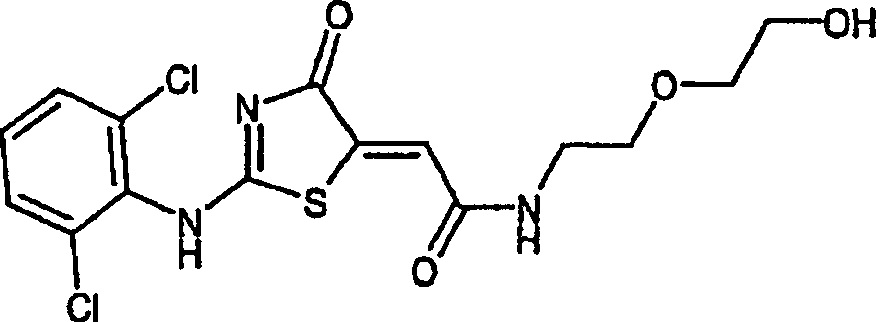
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-[2-(2-hydroxyethoxy)ethyl]acetamid: Die Verbindung des Beispiels 26 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 2-(2-Aminoethoxy)ethanol anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 405,3 (M + 1 für C15H15Cl2N3O4S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 4 min, Reinheit: 99%. - BEISPIEL 27
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-methylsulfanylpropyl)acetamid
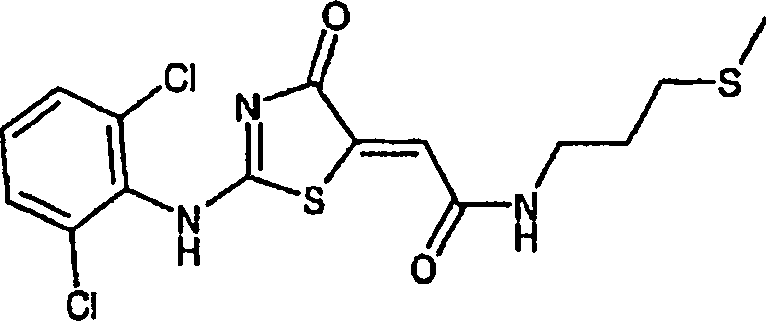
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-methylsulfanylpropyl)acetamid: Die Verbindung des Beispiels 27 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 3-(Methylthio)propylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 405,3 (M + 1 für C15H15Cl2N3O2S2), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,5 min, Reinheit: 93%. - BEISPIEL 28
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,3-dihydroxypropyl)-acetamid
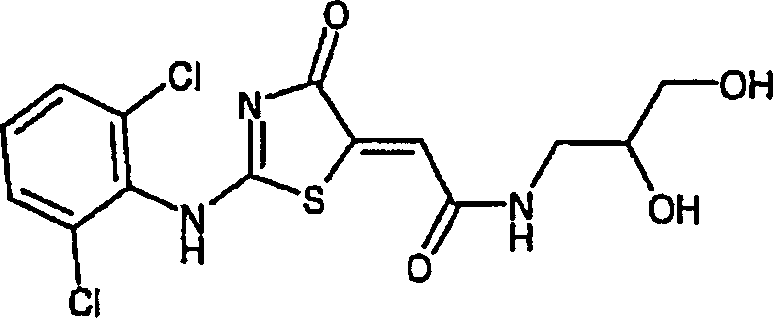
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,3-dihydroxypropyl)acetamid: Die Verbindung des Beispiels 28 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 2,3-Dihydroxypropylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 391,3 (M + 1 für C14H13Cl2N3O4S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 2,7 min, Reinheit: 97%. - BEISPIEL 29
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methylallyl)acetamid
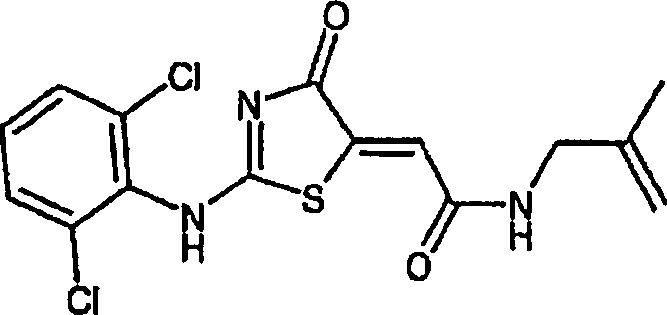
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methylallyl)acetamid: Die Verbindung des Beispiels 29 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass Methallylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 371,3 (M + 1 für C15H13Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,6 min, Reinheit: 100%. - BEISPIEL 30
- N-Cyclopentyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid

- Synthese von N-Cyclopentyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid: Die Verbindung des Beispiels 30 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass Cyclopentylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 385,3 (M + 1 für C16H15Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,8 min, Reinheit: 99%. - BEISPIEL 31
- N-Cyclopropylmethyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-propylacetamid
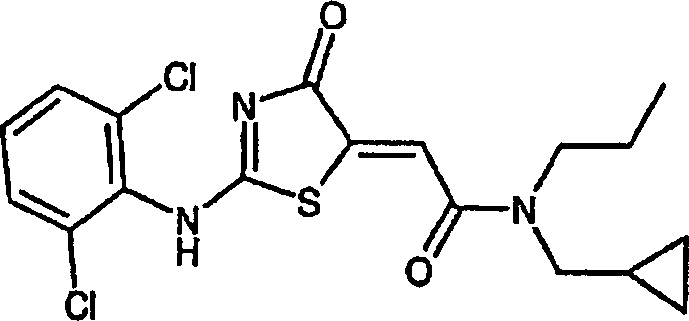
- Synthese von N-Cyclopropylmethyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-propylacetamid: Die Verbindung des Beispiels 31 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass N-Propylcyclopropanmethylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 413,3 (M + 1 für C18H19Cl2N3O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 4,0 min, Reinheit: 95%. - BEISPIEL 32
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(1-methyl-pyrrolidin-3-yl)acetamid
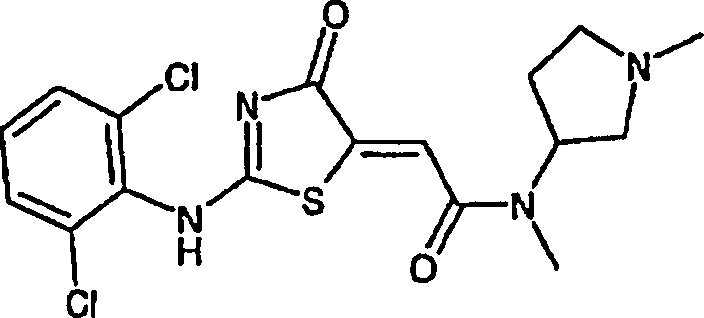
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(1-methylpyrrolidin-3-yl)acetamid: Die Verbindung des Beispiels 32 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass N,N'-Dimethyl-3-aminopyrrolidin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 414,3 (M + 1 für C17H18Cl2N4O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 2,6 min, Reinheit: 99%. - BEISPIEL 33
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-phenoxyethyl)acetamid
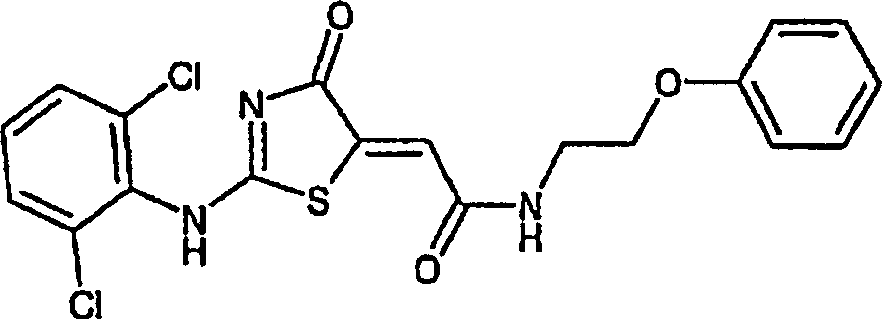
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-phenoxyethyl)acetamid: Die Verbindung des Beispiels 33 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 2-Phenoxyethylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 437,3 (M + 1 für C19H15Cl2N3O3S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 3,8 min, Reinheit: 84%. - BEISPIEL 34
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(8-methylaminooctyl)acetamid

- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(8-methylaminooctyl)acetamid: Die Verbindung des Beispiels 34 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass N,N'-Dimethyl-1,8-octandiamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 472,5 (M + 1 für C21H28Cl2N4O2S), HPLC: (C-18-Säule, H2O + CH3CN + 0,1% Ameisensäure): RT 2,7 min, Reinheit: 93%. - BEISPIEL 35
- N-(4-Chlorbenzyl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid

- Synthese von N-(4-Chlorbenzyl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid: Die Verbindung des Beispiels 35 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 4-Chlorbenzylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 441,7 (M + 1 für C18H12Cl3N3O2S) - BEISPIEL 36
- N-(1-Benzylpyrrolidin-3-yl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methylacetamid
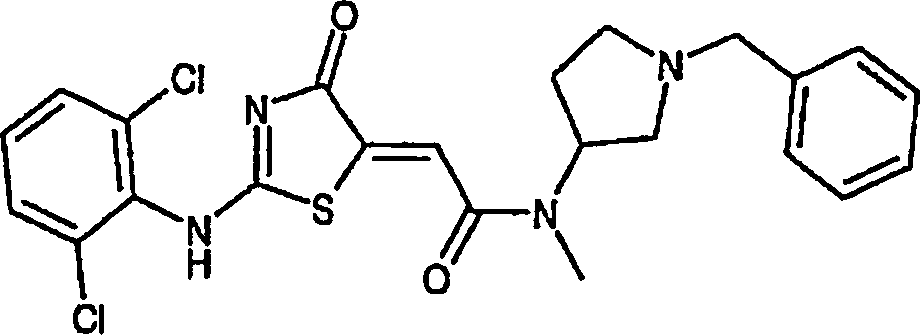
- Synthese von N-(1-Benzylpyrrolidin-3-yl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methylacetamid: Die Verbindung des Beispiels 36 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 1-Benzyl-3-(methylamino)pyrrolidin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 490,4 (M + 1 für C23H22Cl2N4O2S). - BEISPIEL 37
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,4-dimethylpentyl)acetamid
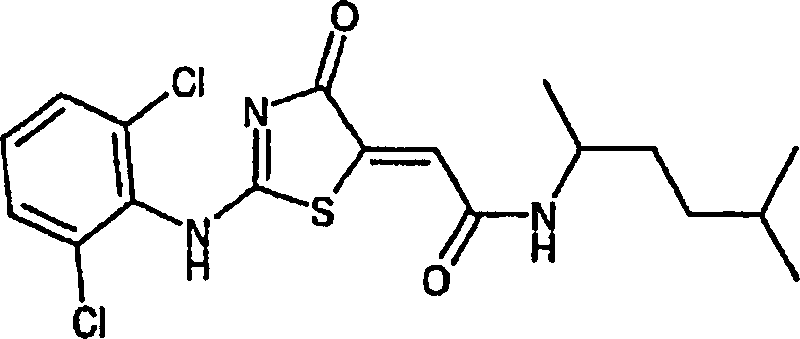
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,4-dimethylpentyl)acetamid: Die Verbindung des Beispiels 37 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 1,4-Dimethylpentylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 415,4 (M + 1 für C18H21Cl2N3O2S). - BEISPIEL 38
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,3-dimethylbutyl)acetamid
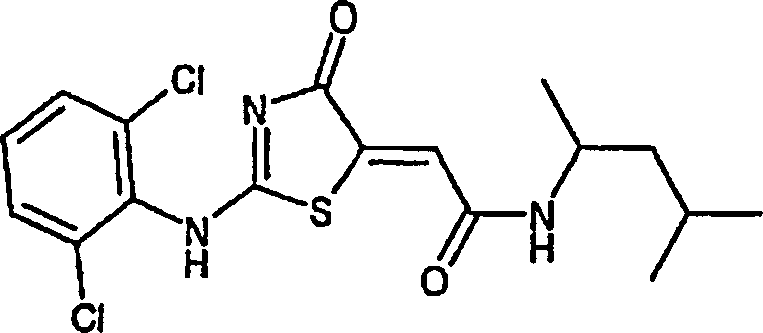
- Synthese von 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,3-dimethylbutyl)acetamid: Die Verbindung des Beispiels 38 wurde gemäß den Verfahren des Beispiels 16 mit der Ausnahme synthetisiert, dass 1,3-Dimethylbutylamin anstelle von 2-Methoxyethylamin eingesetzt wurde.
MS: 401,3 (M + 1 für C17H19Cl2N3O2S). - In vitro-Enzymassay – Die cytosolische Form (hBCATc) und mitochondreale Form (hBCATm) der menschlichen verzweigtkettigen Aminosäure-Aminotransferase wurden bei 37°C in 25 mM Phosphatpuffer mit einem pH-Wert von 7,8 analysiert. Zusätzlich wurden 2 mM DTT und 12,5 mM EDTA zu dem Analysegemisch gegeben. Ein Kupplungs-Enzymassay wurde dazu verwendet, um die Produktion von Glutamat zu verfolgen. Die Bildung von NADH aus NAD+ bei 340 nm wurde mit einem Ablesegerät für eine Platte mit 96 Vertiefungen der Firma Molecular Devices verfolgt. Die folgenden Komponenten wurden bei diesem gekuppelten Assay verwendet: 4 mM ADP, 1 mM NAD+, 750 μM L-Leucin, 500 μM α-Ketoglutarat, 10 μM Pyridoxalphosphat, 1 Einheit Glutamatdehydrogenase und 1,25 μg des entsprechenden BCAT-Enzyms. Die Hemmung durch die Verbindungen wurde dadurch bestimmt, dass verschiedene Konzentrationen zu dieser gekuppelten Assayverfahrensweise als eine DMSO-Vorratslösung bis zu einem Verhältnis von 5% V/V DMSO/Puffer zugegeben wurden. Die erhaltenen Werte sind in Tabelle 1 zusammengestellt.
- Enzymherstellung – Humanes BCATc wurde in BL21(DE3)-Zellen exprimiert. Eine wachsende Zellkultur wurde mit 1 mM IPTG über Nacht bei Raumtemperatur induziert. Diese Zellen wurden durch 20-minütiges Zentrifugieren bei 10.000 g gesammelt. Das überstehende Produkt wurde verworfen, und die Zellen wurden bei –80°C gelagert, bis sie benötigt wurden. Das Protein wurde durch das folgende Verfahren gereinigt. Die Zellpaste wurde in Extraktionspuffer (0,1 M Phosphat, pH 8,0, mit 0,01 M Tris-HCl und 5 mM TCEP) resuspendiert und dann auf einer French-Presse bei 1000 psi lysiert. Das Lysat wurde 15 Minuten lang bei 10.000 g zentrifugiert, und die Pellets wurden verworfen. Das überstehende Produkt wurde auf eine Hitrap-Chelatisierungssäule aufgegeben, die zuvor mit 0,1 M NiSO4 beladen worden war, und mit 3 bis 4 Säulenvolumina Extraktionspuffer gewaschen worden war. Die Säule wurde dann mit 0,01 Tris, pH 7,5, 10% Glycerin, 150 mM NaCl-Lösung, 5 mM TCEP für zwei Säulenvolumina gewaschen. Die Säule wurde dann weiterhin mit zwei Säulenvolumina 0,1 M Phosphat, pH 6,0, 0,01 M Tris, 10% Glycerin und 750 mM NaCl-Lösung gewaschen. Schließlich wurde die Säule mit zwei Säulenvolumina des gleichen Puffers plus 50 mM Imidazol gewaschen. Das BCAT-Enzym wurde dann mit dem gleichen Puffer, jedoch mit 350 mM Imidazol, eluiert. Das Eluierungsmittel wurde dann über Nacht gegen 10 mM Phosphatpuffer mit einem pH-Wert von 8,0, 10% Glycerin und 5 mM TCEP dialysiert. Das dialysierte Protein wurde dann auf eine Q-Sepharose-Säule aufgegeben und unter Verwendung eines Salzgradienten eluiert. Die aktiven Fraktionen wurden gesammelt und weiter auf einer Superose-12-Säule gereinigt, um reines BCAT-Protein zu ergeben. TABELLE 1TABELLE 1 (Forts.)
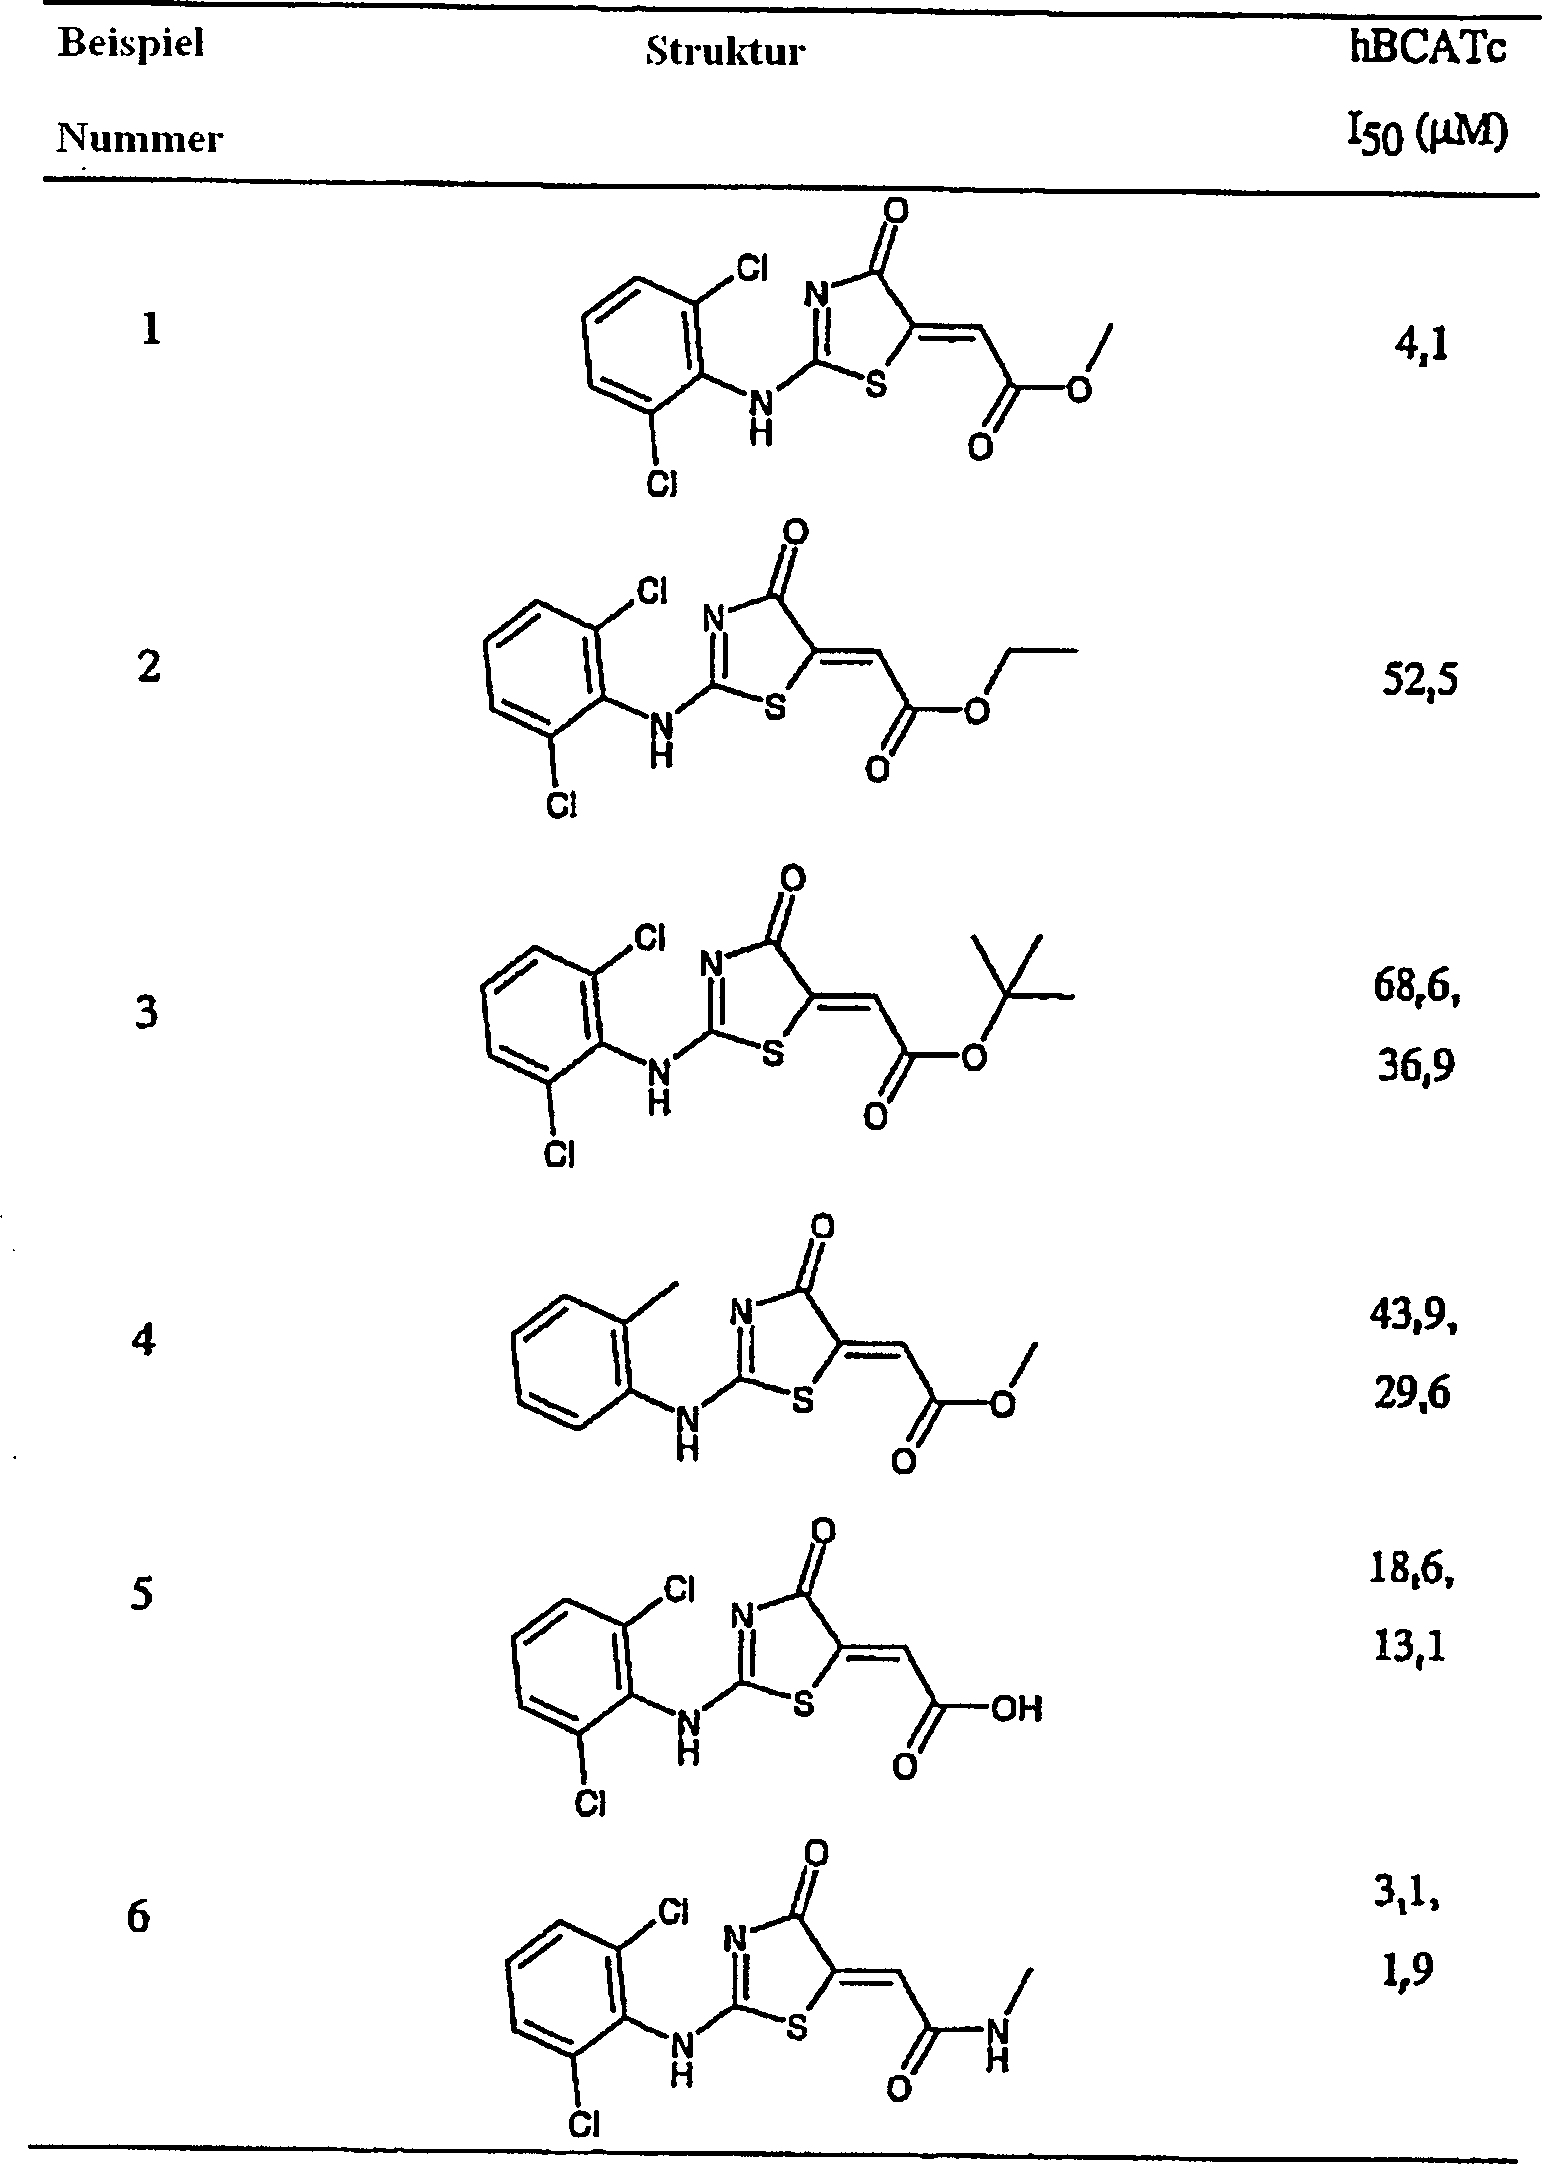 TABELLE 1 (Forts.)
 TABELLE 1 (Forts.)
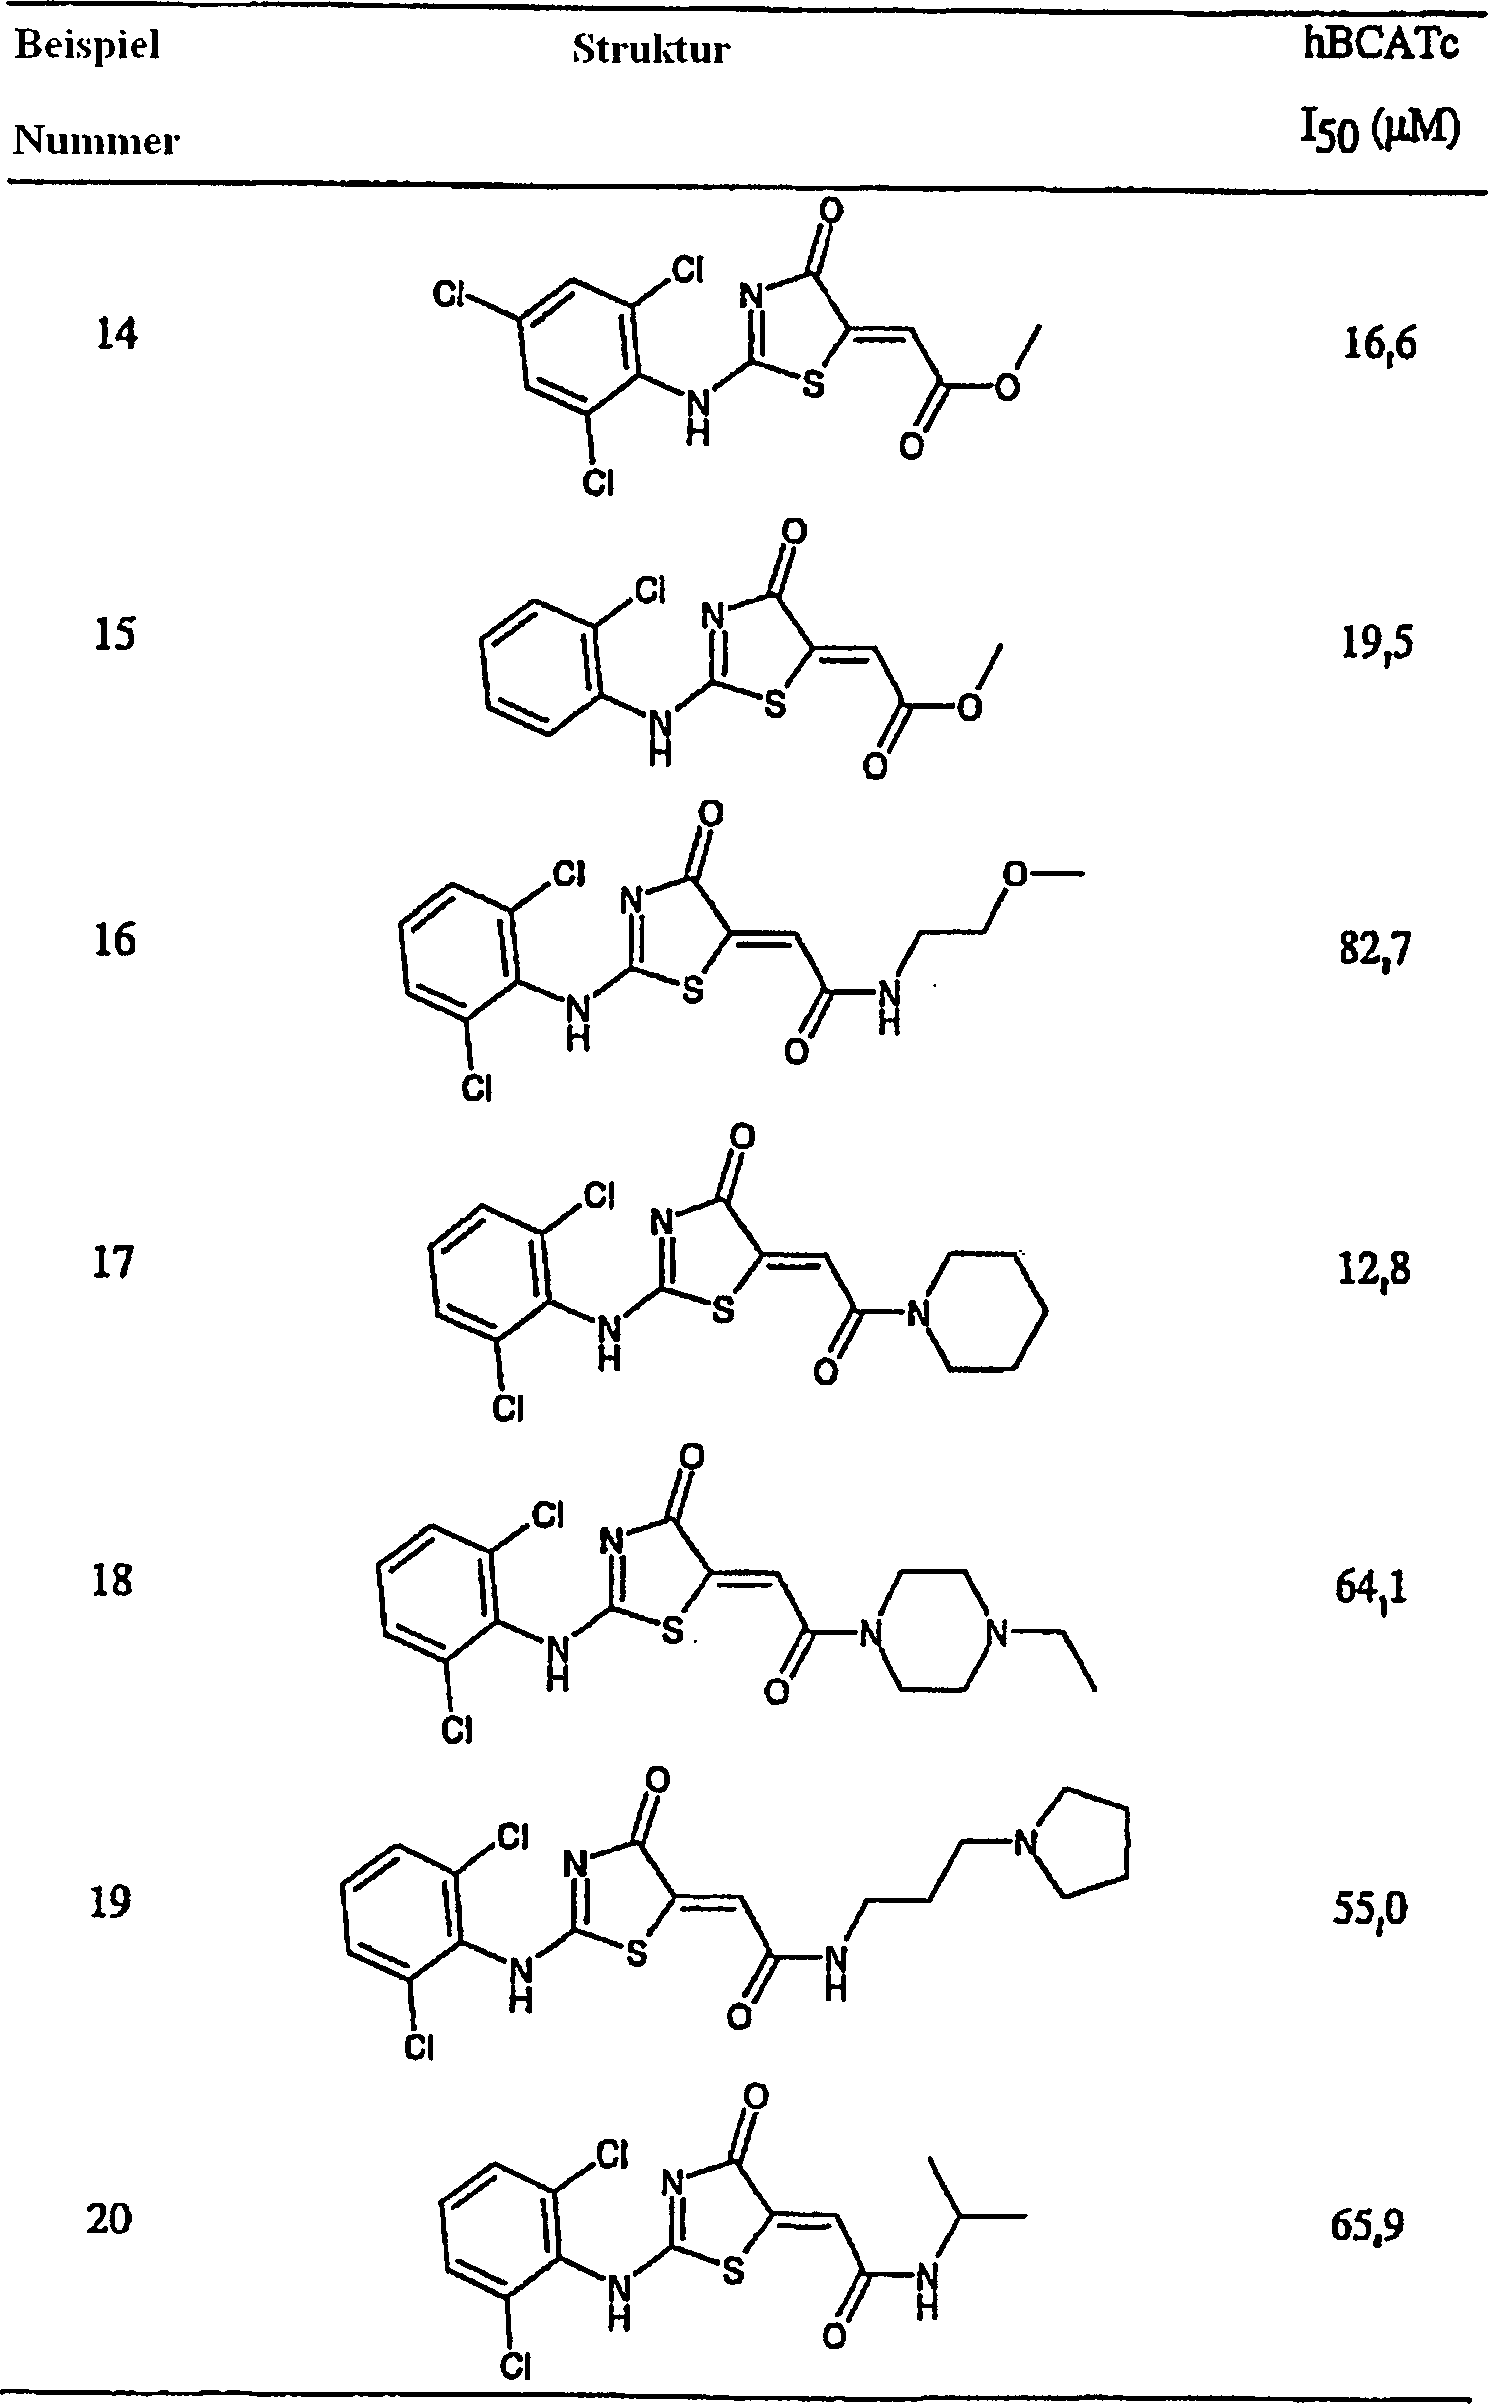 TABELLE 1 (Forts.)
 TABELLE 1 (Forts.)
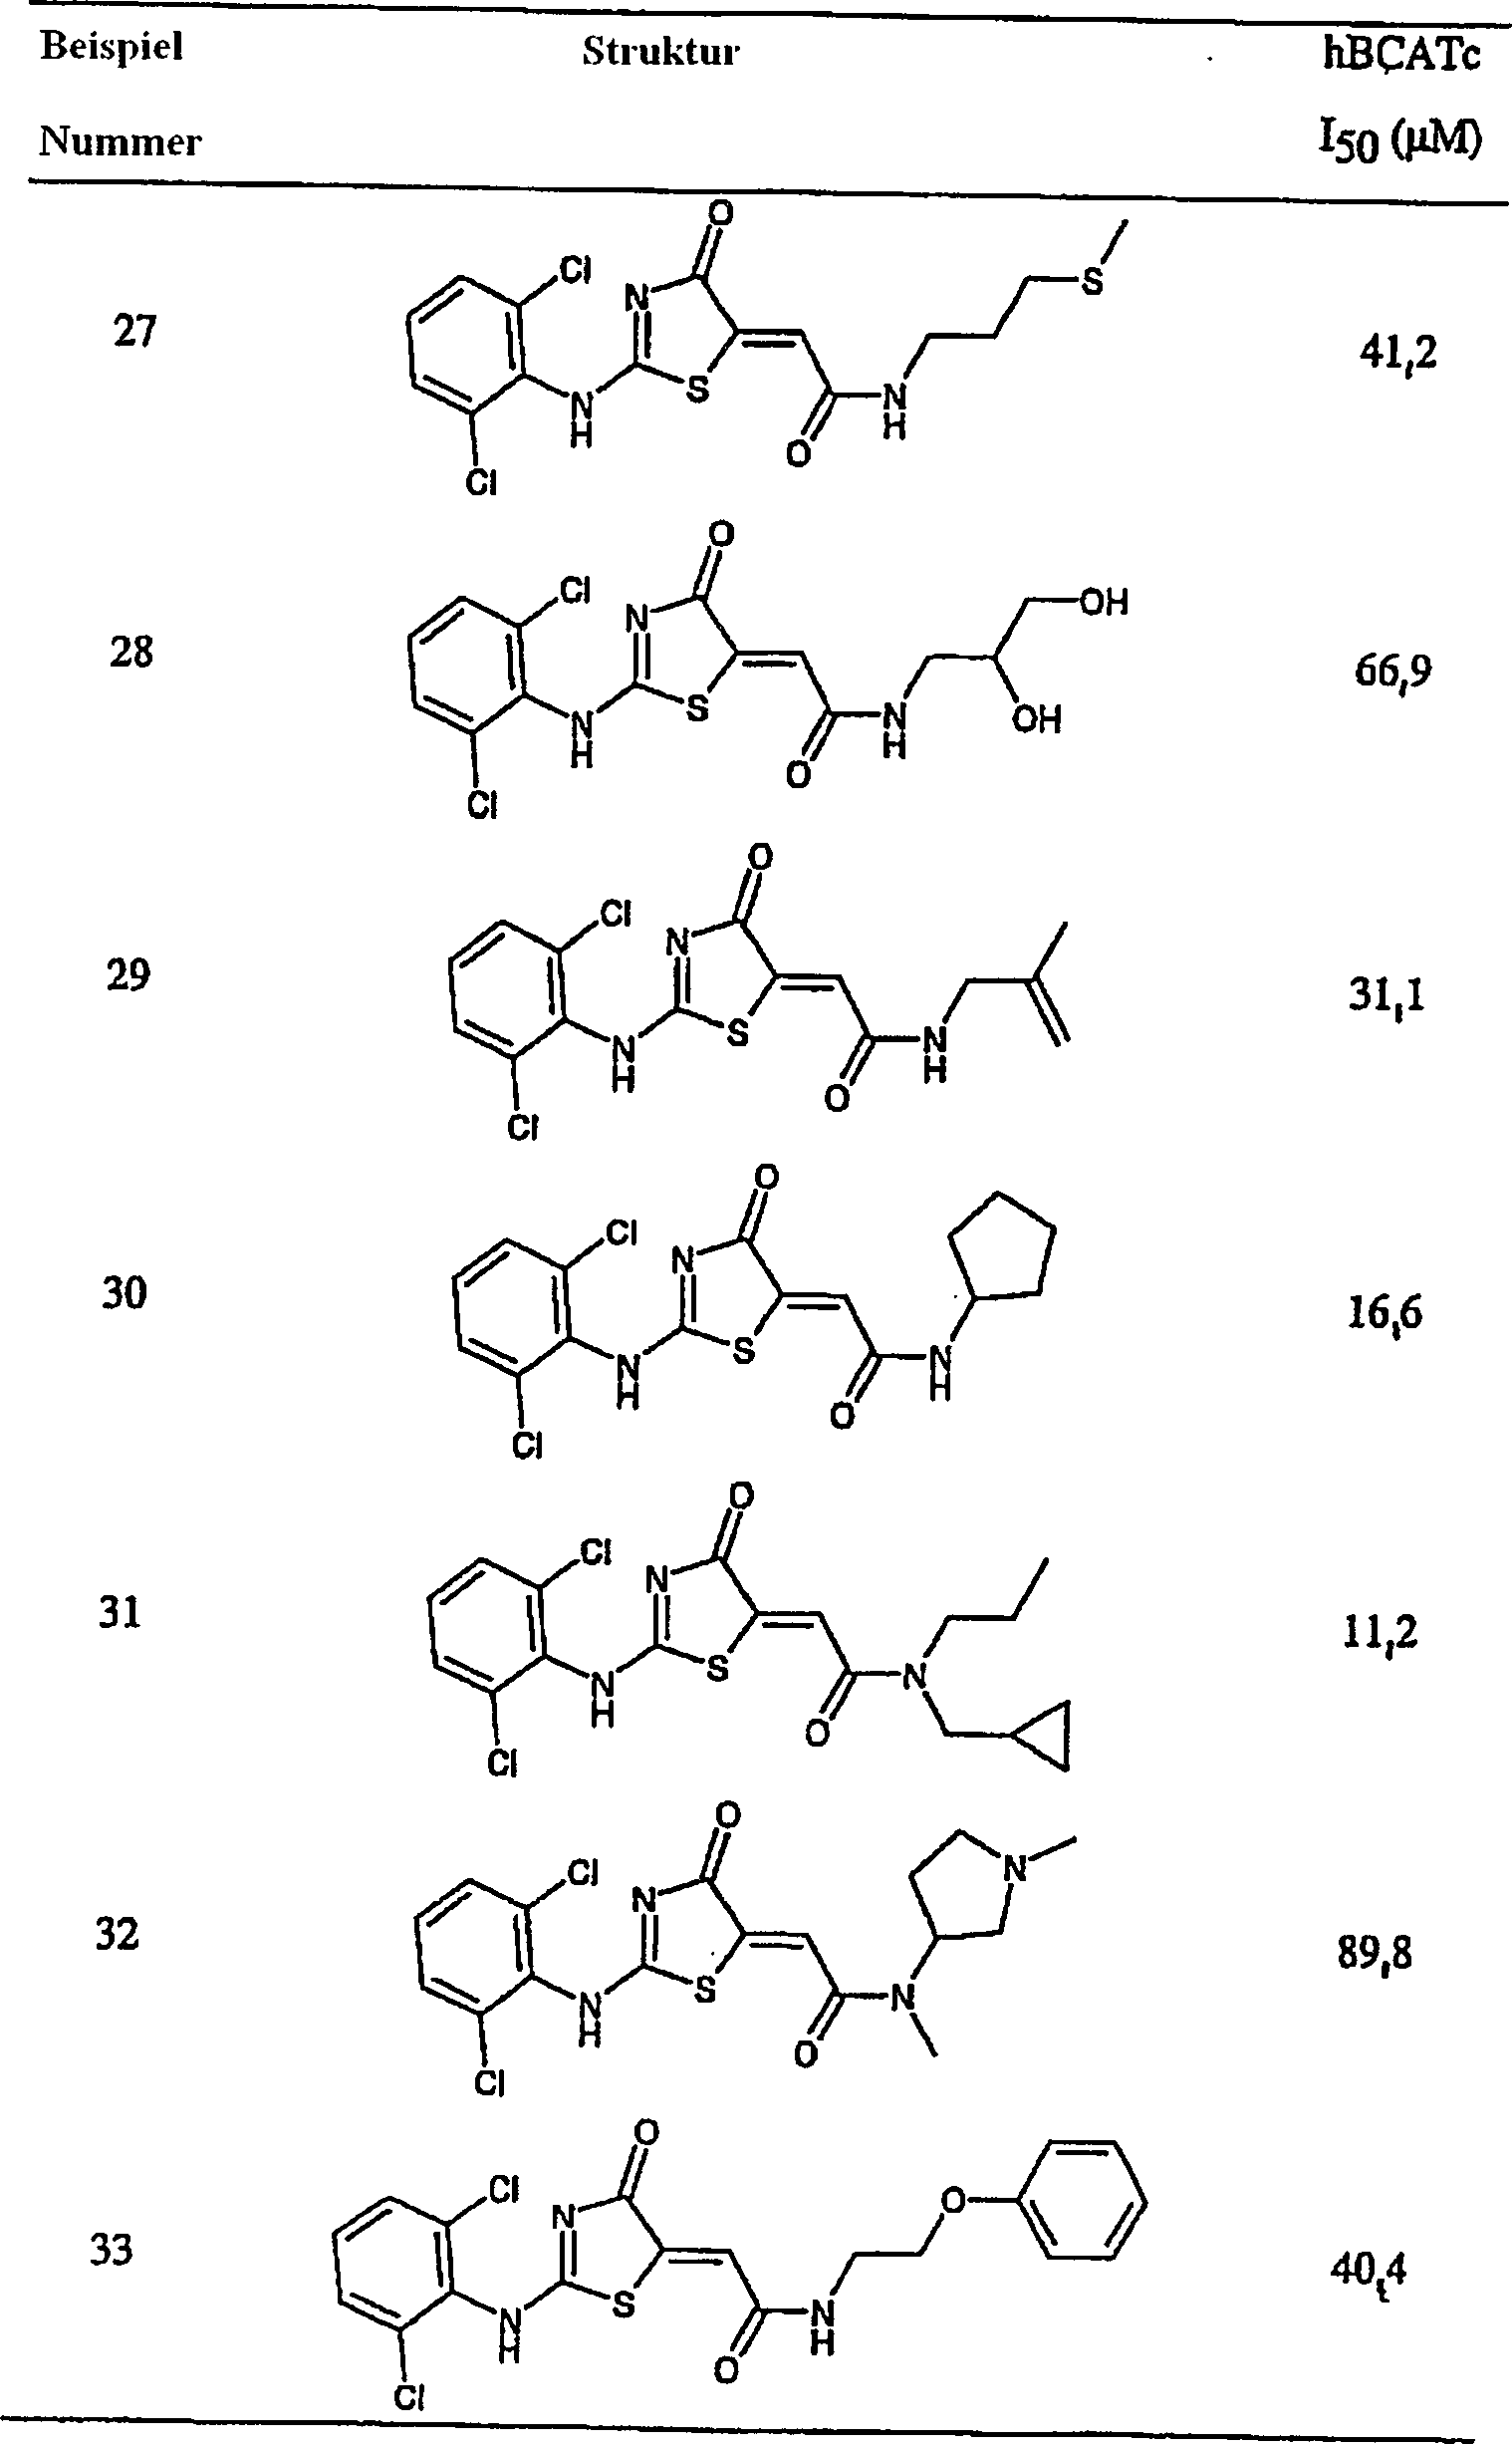
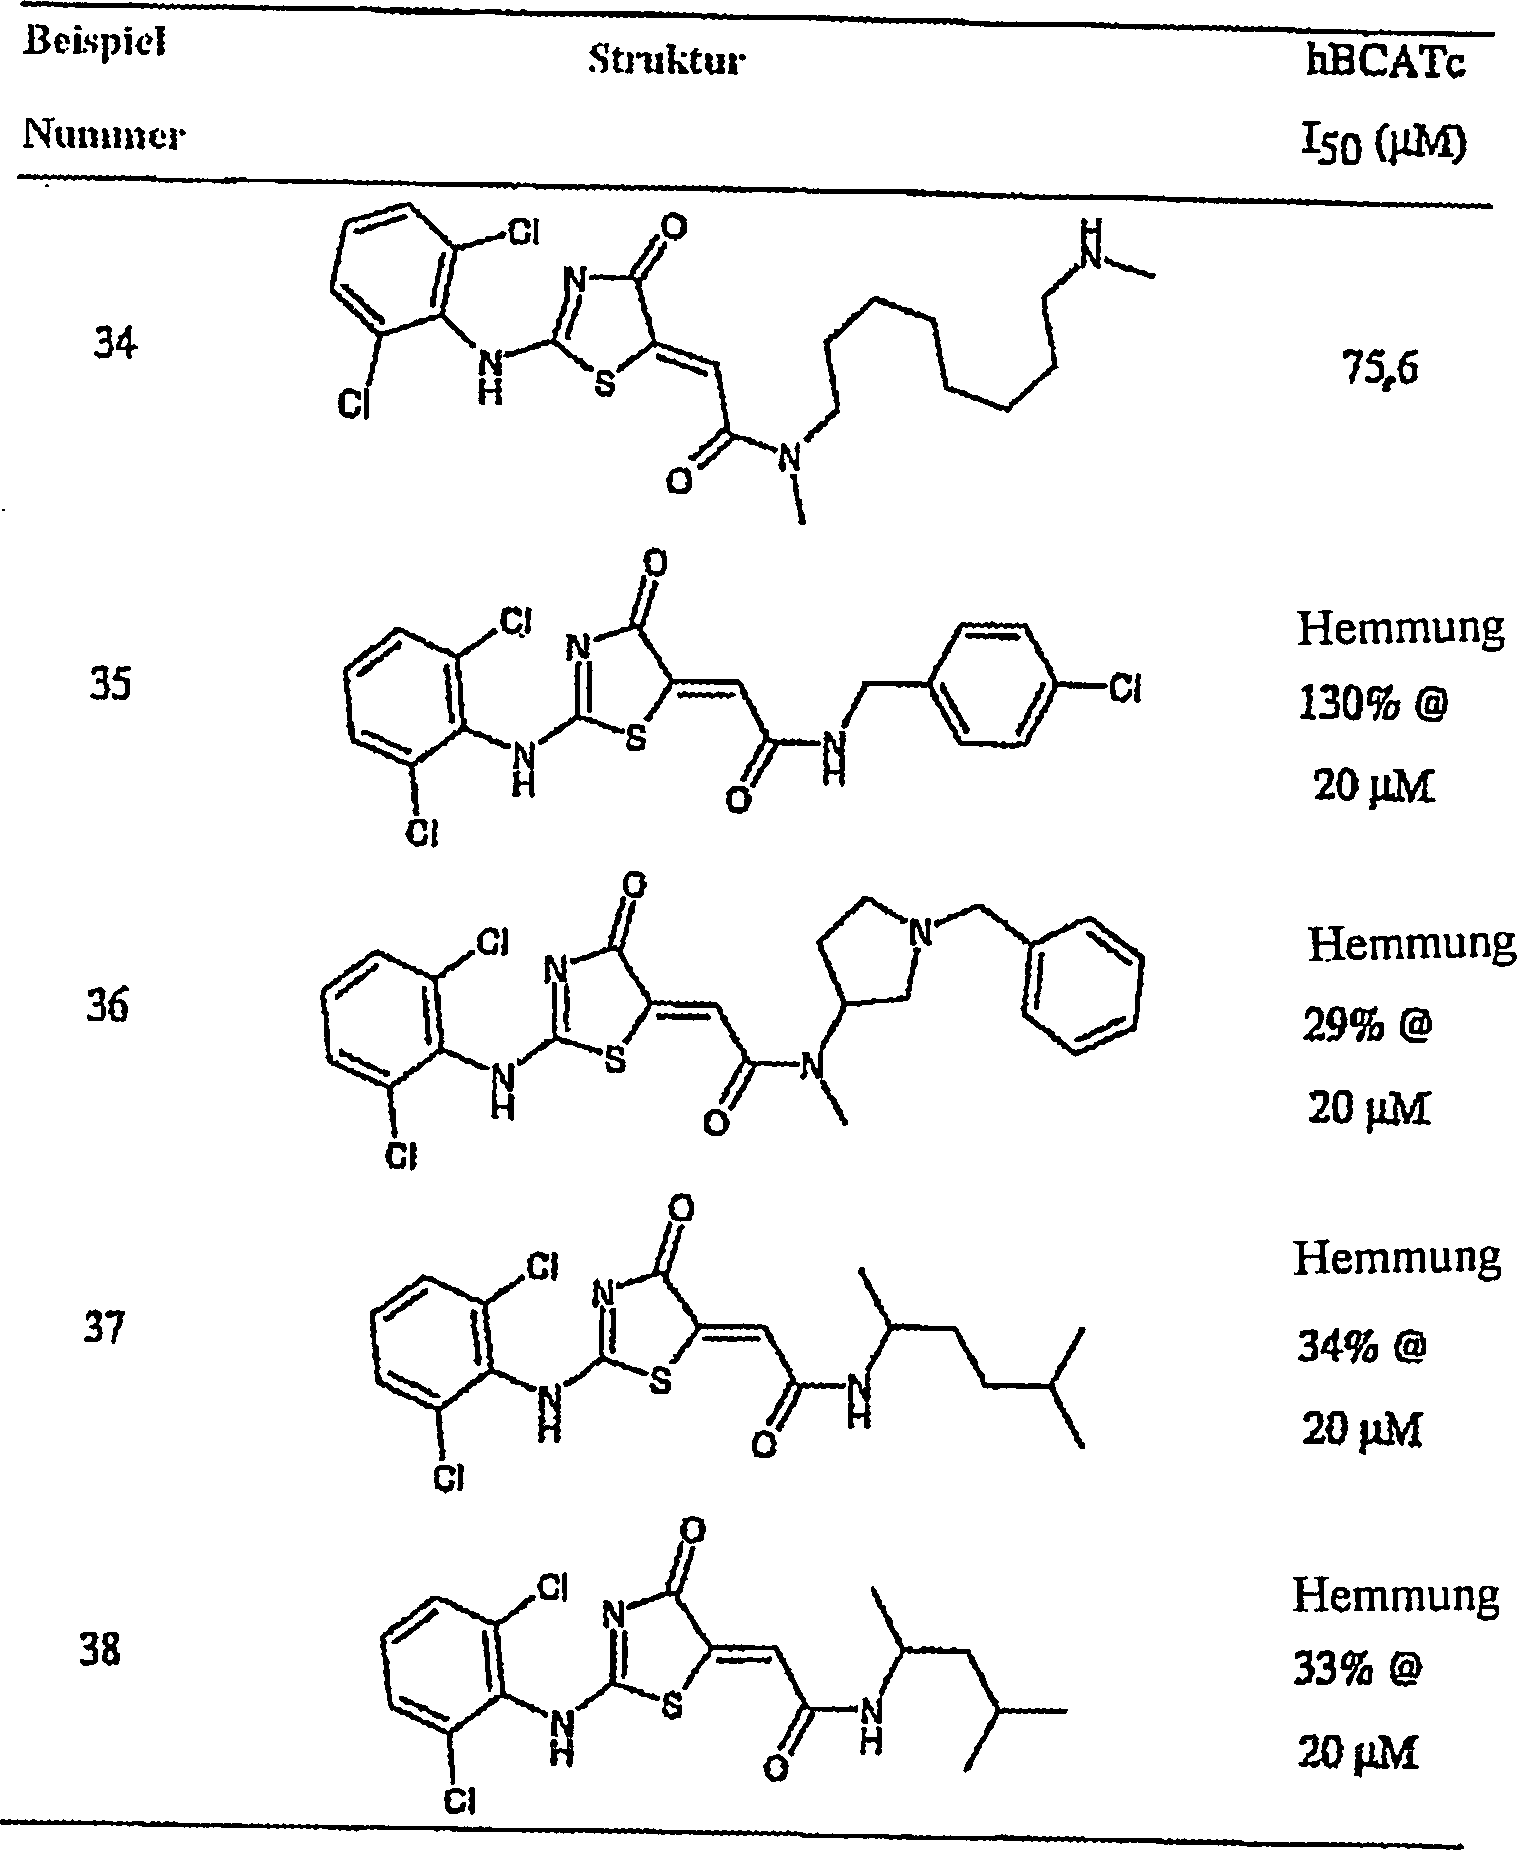
Claims (16)
- Verbindung der Formel Iworin: X für N oder O steht; Y für NH oder CH2 steht; R1 und R2 unabhängig voneinander für Wasserstoff, Halogen oder C1-C3-R1kyl stehen, mit der Maßgabe, dass nicht beide Gruppen R1 und R2 gleichzeitig Wasserstoff sein können; wenn X für N steht, dann R3 und R4 unabhängig voneinander für Wasserstoff, C1-C10-Alkyl, substituiertes C1-C10-Alkyl, C3-C10-Cycloalkyl, substituiertes C3-C10-Cycloalkyl, C2-C6-Alkenyl, Heterocyclyl, substituiertes Heterocyclyl, Aryl(C1-C6)alkyl, substituiertes Aryl(C1-C6)alkyl, C1-C10-Alkoxy, substituiertes C1-C10-Alkoxy, Aryl(C1-C6)alkoxy oder substituiertes Aryl(C1-C6)alkoxy stehen; oder R3 und R4 zusammen mit X eine substituierte oder unsubstituierte Heterocyclylgruppe bilden; wenn X für O steht, dann R3 für Wasserstoff, C1-C10-Alkyl, substituiertes C1-C10-Alkyl, C3-C10-Cycloalkyl, substituiertes C3-C10-Cycloalkyl, C2-C6-Alkenyl, Heterocyclyl, substituiertes Heterocyclyl, Aryl(C1-C6)alkyl, substituiertes Aryl(C1-C6)alkyl, C1-C10-Alkoxy, substituiertes C1-C10-Alkoxy, Aryl(C1-C6)alkoxy oder substituiertes Aryl(C1-C6)alkoxy steht und R4 nicht vorhanden ist; R5 für Wasserstoff oder Halogen steht; wobei „substituiertes Alkyl" Polyhalogenalkyl, Perhalogenalkyl oder Alkyl, substituiert mit 1 bis 3 Gruppen, ausgewählt aus NR6R7, Phenyl, Phenyl, substituiert mit 1, 2 oder 3 Gruppen, ausgewählt aus C1-C6-Alkyl, C1-C6-Alkoxy, Thio, Thio(C1-C6)alkyl, Hydroxyl, CO2R8, NR6R7, T(CH2)mQR6 und T(CH2)mCO2R6, Thio-C1-C6-alkyl, C1-C6-Alkoxy, Hydroxyl, Hydroxy(C1-C10)alkoxy, Carboxy, C1-C6-Alkoxycarbonyl, Halogen, Nitril C3-C10-Cycloalkyl und einem 5- oder 6-gliedrigen heterocyclischen Ring mit 1 oder 2 Heteroatomen, ausgewählt aus Stickstoff, Sauerstoff und Schwefel, und der gegebenenfalls auf dem Stickstoffatom mit einer Gruppe, ausgewählt aus C1-C6-Alkyl und (CH2)nPh, substituiert ist; bedeutet; „substituiertes Cycloalkyl" Cycloalkyl, substituiert mit einer Hydroxyl- oder Ketogruppe, bedeutet; „Aryl" Phenyl, Naphthyl oder Heteroaryl bedeutet; „Heteroaryl" eine aromatische Gruppe mit 4 bis 9 Ringgliedern, von denen 1 bis 4 unabhängig voneinander aus der Gruppe, bestehend aus O, S und N, ausgewählt sind, bedeutet; „substituiertes Aryl" Aryl, substituiert mit 1, 2 oder 3 Gruppen, ausgewählt aus C1-C6-Alkyl, C1-C6-Alkoxy, Thio, Thio(C1-C6)alkyl, Hydroxyl, CO2R8, NR6R7, T(CH2)mQR6 und T(CH2)mCO2R6; bedeutet; „Heterocyclyl" eine C3-C10-Cycloalkylgruppe bedeutet, bei der 1 bis 3 Kohlenstoffatome durch ein Heteroatom, ausgewählt aus O, S und NR, ersetzt worden ist bzw. sind; „substituiertes Heterocyclyl" Heterocyclyl bedeutet, das auf Kohlenstoffatom mit einer Hydroxyl- oder Ketogruppe substituiert ist; „Acyl" C1-C6-Alkanoyl, gegebenenfalls auf der Alkylgruppe substituiert mit einer Gruppe, ausgewählt aus NR6R7, CO2H und Heterocyclyl, oder Arylcarbonyl, bedeutet; R6 und R7 jeweils unabhängig voneinander aus Wasserstoff, C1-C6-Alkyl, C3-C10-Cycloalkyl, C2-C6-Alkenyl, Heterocyclyl, substituiertem Heterocyclyl und Aryl(C1-C6)alkyl ausgewählt sind; R8 aus C1-C6-Alkyl, Polyhalogen(C1-C6)alkyl, Perhalogen(C1-C6)alkyl und C1-C6-Alkyl, substituiert mit 1 bis 3 Gruppen, ausgewählt aus NR6R7, Phenyl, Thio-C1-C6-alkyl, C1-C6-Alkoxy, Hydroxyl, Hydroxy(C1-C6)alkoxy, Carboxy, C1-C6-Alkoxycarbonyl, Halogen, Nitril, C3-C10-Cycloalkyl und einem 5- oder 6-gliedrigen heterocyclischen Ring mit 1 oder 2 Heteroatomen, ausgewählt aus Stickstoff, Sauerstoff und Schwefel, der gegebenenfalls auf Stickstoff mit einer Gruppe, ausgewählt aus C1-C6-Alkyl und (CH2)nPh, substituiert ist, ausgewählt ist; R aus Wasserstoff, C1-C10-Alkyl, substituiertem C1-C10-Alkyl, C2-C6-Alkenyl, C3-C10-Cycloalkyl, substituiertem C3-C10-Cycloalkyl, Aryl, Aryl(C1-C6)alkyl und Acyl ausgewählt ist; T für O, S, NR6, N(O)R6 oder CR6R7 steht; Q für O, S, NR7 oder N(O)R7 steht; m eine ganze Zahl von 1 bis 6 ist; und n den Wert 1, 2 oder 3 hat, oder ein pharmazeutisch annehmbares Salz, Ester oder Amid davon.
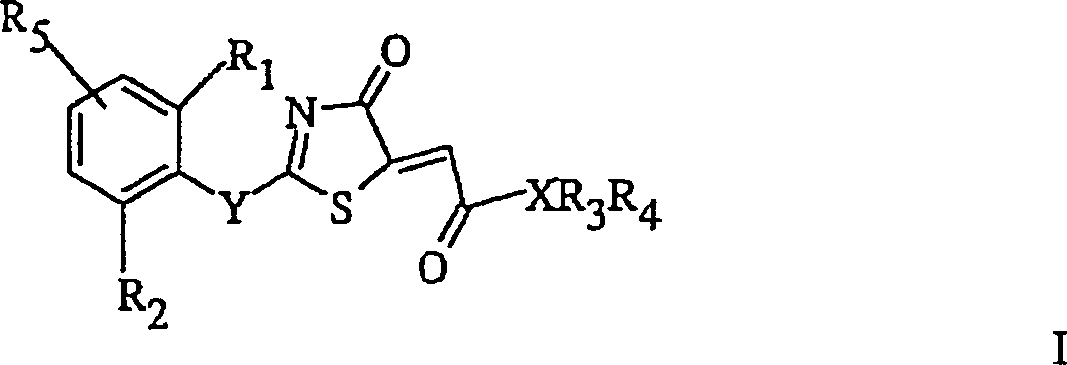
- Verbindung nach Anspruch 1, worin Aryl Phenyl ist und substituiertes Aryl Phenyl, substituiert mit 1, 2 oder 3 Gruppen, ausgewählt aus C1-C6-Alkyl, C1-C6-Alkoxy, Thio, Thio(C1-C6)alkyl, Hydroxyl, CO2R8, NR6R7, T(CH2)mQR6 und T(CH2)mCO2R6, ist.
- Verbindung nach Anspruch 1, wobei R5 für Wasserstoff steht.
- Verbindung nach Anspruch 1 oder Anspruch 3, wobei R1 für Cl steht.
- Verbindung nach Anspruch 4, wobei R1 und R2 für Cl stehen.
- Verbindung nach Anspruch 4 oder Anspruch 5, wobei X für O steht.
- Verbindung nach Anspruch 6, wobei R3 für C1-C10-Alkyl steht.
- Verbindung nach Anspruch 4 oder Anspruch 5, wobei X für N steht.
- Verbindung nach Anspruch 8, wobei R3 für C1-C10-Alkyl oder C3-C10-Cycloalkyl steht und R4 für Wasserstoff oder C1-C10-Alkyl steht oder R3 und R4 zusammen mit X einen Pyrrolidin-, Piperidin-, Morpholin- oder N-(C1-C6-Alkyl)piperazin-Ring bilden.
- Verbindung nach Anspruch 9, wobei R3 für C1-C10-Alkyl steht und R4 für Wasserstoff steht.
- Verbindung nach Anspruch 1, ausgewählt aus: [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäureethylester; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure-tert.-butylester; [2-(2-Methylphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäure; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methylacetamid; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-ethylacetamid; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-propylacetamid; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-benzylacetamid; [2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methoxyacetamid; [2-(2,4-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester; [2-(2,5-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester; [2-(2,3-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester; [2-(2,4,6-Trichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester; [2-(2-Chlorphenylamino)-4-oxo-4H-thiazol-5-yliden]essigsäuremethylester; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methoxyethyl)acetamid; 2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-piperidin-1-ylethyliden)-thiazol-4-on; 2-(2,6-Dichlorphenylamino)-5-[2-(4-ethyl-piperazin-1-yl)-2-oxo-ethyliden]-thiazol-4-on; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-pyrrolidin-1-yl-propyl)acetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-isopropylacetamid; 2-(2,6-Dichlorphenylamino)-5-(2-oxo-2-pyrrolidin-1-yl-ethyliden)-thiazol-4-on; N-Cycloheptyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,2-dimethoxyethyl)acetamid; 2-(2,6-Dichlorphenylamino)-5-[2-(3,5-dimethylpiperidin-1-yl)-2-oxo-ethyliden)-thiazol-4-on; 2-(2,6-Dichlorphenylamino)-5-[2-(3-dimethylaminopyrrolidin-1-yl)-2-oxo-ethyliden)-thiazol-4-on; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-[2-(2-hydroxyethoxy)ethyl]acetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(3-methylsulfanylpropyl)acetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2,3-dihydroxypropyl)acetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-methylallyl)acetamid; N-Cyclopentyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid; N-Cyclopropylmethyl-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-propylacetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(1-methylpyrrolidin-3-yl)acetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methyl-N-(8-methylaminooctyl)acetamid; N-(4-Chlorbenzyl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]acetamid; N-(1-Benzylpyrrolidin-3-yl)-2-[2-(2,6-dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-methylacetamid; 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,4-dimethylpentyl)acetamid; und 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(1,3-dimethylbutyl)acetamid.
- 2-[2-(2,6-Dichlorphenylamino)-4-oxo-4H-thiazol-5-yliden]-N-(2-phenoxyethyl)acetamid.
- Verbindung nach einem der Ansprüche 1 bis 12 zur Verwendung als Arzneimittel.
- Pharmazeutische Zusammensetzung, umfassend eine Verbindung nach einem der Ansprüche 1 bis 12 und einen pharmazeutisch annehmbaren Träger.
- Verwendung einer Verbindung nach einem der Ansprüche 1 bis 12 zur Herstellung eines Medikaments zur Behandlung oder Prophylaxe von neuronalem Verlust, der mit Schlaganfall, Ischämie, ZNS-Trauma, Hypoglykämie oder chirurgischen Eingriffen verbunden ist, oder zur Behandlung von neurodegenerativen Erkrankungen oder zur Behandlung oder Prophylaxe der nachteiligen Konsequenzen von einer Überstimulierung von exzitatorischen Aminosäuren oder zur Behandlung von Angstzuständen, Psychosen, Glaukom, CMV-Retinitis, diabetischer Retinopathie, Harninkontinenz, Migräne-Kopfschmerzen, Konvulsionen, einen durch Aminoglykosid-Antibiotika hervorgerufenen Hörverlust, Parkinson'sche-Krankheit, chronische Schmerzen, neuropathische Schmerzen oder zur Induzierung einer Anästhesie, einer Opioid-Toleranz oder einem Opioid-Entzug oder zur Verstärkung des Wahrnehmungsvermögens.
- Verwendung einer Verbindung nach einem der Ansprüche 1 bis 12 zur Herstellung eines Medikaments zur Hemmung der von einer verzweigtkettigen Aminosäure abhängigen Aminotransferasen in einem Patienten.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US33359301P | 2001-11-27 | 2001-11-27 | |
| US333593P | 2001-11-27 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE60209192D1 DE60209192D1 (de) | 2006-04-20 |
| DE60209192T2 true DE60209192T2 (de) | 2006-11-16 |
Family
ID=23303445
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE60209192T Expired - Fee Related DE60209192T2 (de) | 2001-11-27 | 2002-11-13 | Inhibitoren der verweigtkettigen, von Aminosäure abhängigen Aminotransferase und deren Verwendung in der Behandlung von neurodegenerativen Erkrankungen |
Country Status (10)
| Country | Link |
|---|---|
| US (1) | US6632831B2 (de) |
| EP (1) | EP1314426B1 (de) |
| JP (1) | JP2003183264A (de) |
| AT (1) | ATE317696T1 (de) |
| AU (1) | AU2002351011A1 (de) |
| BR (1) | BR0206327A (de) |
| CA (1) | CA2412624A1 (de) |
| DE (1) | DE60209192T2 (de) |
| MX (1) | MXPA02010430A (de) |
| WO (1) | WO2003045384A1 (de) |
Families Citing this family (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN100384828C (zh) * | 2005-05-08 | 2008-04-30 | 山东大学 | (z)-5-[[(3,5-二叔丁基)-4-羟基苯基]亚甲基]-2-亚氨基-4-噻唑啉酮甲磺酸盐的制备方法 |
| EP2481801A1 (de) | 2011-01-28 | 2012-08-01 | Deutsches Krebsforschungszentrum | Inhibitoren von verzweigtkettiger Aminotransferase-1 (BCAT1) zur Behandlung von Neoplasie |
| WO2014078568A1 (en) | 2012-11-14 | 2014-05-22 | The Johns Hopkins University | Methods and compositions for treating schizophrenia |
Family Cites Families (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4775677A (en) * | 1985-05-13 | 1988-10-04 | Warner-Lambert Company | [3-substituted-2-(substituted imino)-4-oxo-5-thiazolidinylidene]acetic acids having activity as leukotriene antagonists |
| US5143928A (en) * | 1990-03-27 | 1992-09-01 | Warner-Lambert Company | 3,5-di-tertiarybutyl-4-hydroxyphenylmethylene derivatives of 2-substituted thiazolidinones, oxazolidinones, and imidazolidinones as antiinflammatory agents |
| US5554767A (en) * | 1993-05-21 | 1996-09-10 | Warner-Lambert Company | Alpha-mercaptoacrylic acid derivatives having calpain inhibitory activity |
| JPH07285952A (ja) * | 1994-04-08 | 1995-10-31 | Fujisawa Pharmaceut Co Ltd | 新規複素環誘導体 |
| CZ20012758A3 (cs) * | 1999-12-08 | 2002-09-11 | Warner-Lambert Company | Větvené aminokyselinově dependentní aminotransferasové inhibitory a jejich použití při léčení diabetické retinopatie |
| ATE298323T1 (de) * | 2000-09-19 | 2005-07-15 | Warner Lambert Co | Hemmer der verzweigtenaminosäure-abhängigen aminotransferase und deren verwendung in der behandlung von neurodegenerativen erkrankungen |
-
2002
- 2002-10-22 MX MXPA02010430A patent/MXPA02010430A/es unknown
- 2002-11-11 WO PCT/IB2002/004727 patent/WO2003045384A1/en not_active Ceased
- 2002-11-11 AU AU2002351011A patent/AU2002351011A1/en not_active Abandoned
- 2002-11-13 AT AT02257797T patent/ATE317696T1/de not_active IP Right Cessation
- 2002-11-13 DE DE60209192T patent/DE60209192T2/de not_active Expired - Fee Related
- 2002-11-13 EP EP02257797A patent/EP1314426B1/de not_active Expired - Lifetime
- 2002-11-22 BR BR0206327-1A patent/BR0206327A/pt not_active IP Right Cessation
- 2002-11-25 CA CA002412624A patent/CA2412624A1/en not_active Abandoned
- 2002-11-26 US US10/305,094 patent/US6632831B2/en not_active Expired - Fee Related
- 2002-11-27 JP JP2002344312A patent/JP2003183264A/ja active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| JP2003183264A (ja) | 2003-07-03 |
| MXPA02010430A (es) | 2003-06-02 |
| US6632831B2 (en) | 2003-10-14 |
| EP1314426A1 (de) | 2003-05-28 |
| ATE317696T1 (de) | 2006-03-15 |
| DE60209192D1 (de) | 2006-04-20 |
| EP1314426A9 (de) | 2003-09-17 |
| AU2002351011A1 (en) | 2003-06-10 |
| US20030162779A1 (en) | 2003-08-28 |
| CA2412624A1 (en) | 2003-05-27 |
| BR0206327A (pt) | 2003-11-18 |
| EP1314426B1 (de) | 2006-02-15 |
| WO2003045384A1 (en) | 2003-06-05 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE60017898T2 (de) | Neuartige heterocyclische carboxamidderivate | |
| EP2288351B1 (de) | Neue pyrrolidinderivate als metap-2 inhibitoren | |
| DE60132777T2 (de) | Benzothiazolderivate zur behandlung von alzheimer und parkinson | |
| ES2374518T3 (es) | Agente para profilaxis y tratamiento de astenopía y pseudomiopía. | |
| CN100411686C (zh) | 视觉功能障碍改善剂 | |
| DE69500660T2 (de) | Ophthalmische Zusammensetzung enthaltend ein 1,5-Benzoxathiepin-Derivat zur Behandlung von Glaukoma | |
| DE3429570C2 (de) | Verwendung nicht-steroidaler, entzündungshemmender Wirkstoffe im Auge | |
| JPWO2000009162A1 (ja) | 緑内障予防・治療剤 | |
| CN103153951A (zh) | 作为MetAP-2抑制剂的吡咯烷酮 | |
| WO2001097849A1 (en) | Antitumor effect potentiators | |
| KR20150118161A (ko) | 독성 알데히드 관련된 질병 및 치료 | |
| WO2014133182A1 (ja) | 眼炎症性疾患の予防及び/または治療剤 | |
| EP2555773A1 (de) | Arzneimittelkombinationen enthaltend pde4-inhibitoren und ep4-rezeptor-antagonisten | |
| DE60023657T2 (de) | Inhibitore der verzweigte-aminosäure-abhängigen aminotransferase und deren verwendung in der behandlung der zuckerkranke retinopathie | |
| JP2010514733A (ja) | 高眼圧症の治療のためのイソソルビドモノニトレート誘導体 | |
| DE69824582T2 (de) | Neuartige Chinolin- und Naphthalincarboxamide, pharmazeutische Zusammensetzungen und Verfahren zum Inhibieren von Calpain | |
| EP1485057B9 (de) | Derivate von aza-spiroverbindungen zur behandlung von schmerzen | |
| US20070112043A1 (en) | Acylated and non-acylated imidazo[2,1-b]-1,3,4,-thiadiazole-2-sulfonamides, and uses thereof | |
| DD298478A5 (de) | Verwendung eines heteroaryl-3-oxo-propannitrilderivats und pharmazeutisches praeparat zur behandlung von auroimmunerkrankungen | |
| DE60111639T2 (de) | Hemmer der verzweigten aminosäure-abhängigen aminotransferase und deren verwendung in der behandlung von neurodegenerativen erkrankungen | |
| DE69826881T2 (de) | Neue indolcarboxamide, pharmazeutische zusammensetzungen und methoden zur hemmung von calpain | |
| US6632831B2 (en) | Branched chain amino acid-dependent aminotransferase inhibitors and their use in the treatment of neurodegenerative diseases | |
| US20080242657A1 (en) | Treatment of Tremor with Histamine H3 Inverse Agonists or Hist Amine H3 Antagonists | |
| DE4212529A1 (de) | Verwendung von µ-Carbolinen als nicht-kompetitive Glutamat-Antagonisten | |
| CN118159267A (zh) | 用于治疗神经退行性眼病的普利多匹定及其类似物 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8364 | No opposition during term of opposition | ||
| 8339 | Ceased/non-payment of the annual fee |