DE60214019T2 - Stickstoff enthaltende heterozyklen und ihre verwendung als raf inhibitoren - Google Patents
Stickstoff enthaltende heterozyklen und ihre verwendung als raf inhibitoren Download PDFInfo
- Publication number
- DE60214019T2 DE60214019T2 DE60214019T DE60214019T DE60214019T2 DE 60214019 T2 DE60214019 T2 DE 60214019T2 DE 60214019 T DE60214019 T DE 60214019T DE 60214019 T DE60214019 T DE 60214019T DE 60214019 T2 DE60214019 T2 DE 60214019T2
- Authority
- DE
- Germany
- Prior art keywords
- pyridin
- carboxylic acid
- furan
- amide
- hydroxyiminoindan
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Expired - Fee Related
Links
- 239000003112 inhibitor Substances 0.000 title description 21
- 150000001875 compounds Chemical class 0.000 claims abstract description 106
- 238000011282 treatment Methods 0.000 claims abstract description 25
- 239000003814 drug Substances 0.000 claims abstract description 16
- 206010028980 Neoplasm Diseases 0.000 claims abstract description 14
- 206010007572 Cardiac hypertrophy Diseases 0.000 claims abstract description 7
- 208000006029 Cardiomegaly Diseases 0.000 claims abstract description 7
- 208000019695 Migraine disease Diseases 0.000 claims abstract description 7
- 208000002193 Pain Diseases 0.000 claims abstract description 7
- 201000011510 cancer Diseases 0.000 claims abstract description 7
- 206010027599 migraine Diseases 0.000 claims abstract description 7
- -1 aryl-C 1-6 -alkyl Chemical group 0.000 claims description 63
- 125000000217 alkyl group Chemical group 0.000 claims description 55
- 239000001257 hydrogen Substances 0.000 claims description 30
- 229910052739 hydrogen Inorganic materials 0.000 claims description 30
- 125000003118 aryl group Chemical group 0.000 claims description 21
- 125000000623 heterocyclic group Chemical group 0.000 claims description 20
- 229910052760 oxygen Inorganic materials 0.000 claims description 18
- 150000003839 salts Chemical class 0.000 claims description 18
- 229910052717 sulfur Inorganic materials 0.000 claims description 17
- 125000001424 substituent group Chemical group 0.000 claims description 16
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 claims description 15
- 150000002431 hydrogen Chemical class 0.000 claims description 15
- 125000003545 alkoxy group Chemical group 0.000 claims description 14
- 125000005842 heteroatom Chemical group 0.000 claims description 13
- 229910052757 nitrogen Inorganic materials 0.000 claims description 13
- 125000001072 heteroaryl group Chemical group 0.000 claims description 11
- 238000002360 preparation method Methods 0.000 claims description 11
- 241000124008 Mammalia Species 0.000 claims description 9
- JUJWROOIHBZHMG-UHFFFAOYSA-N pyridine Substances C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 claims description 8
- 150000001408 amides Chemical class 0.000 claims description 7
- 229910052736 halogen Inorganic materials 0.000 claims description 7
- 150000002367 halogens Chemical class 0.000 claims description 7
- 230000001225 therapeutic effect Effects 0.000 claims description 7
- 125000006700 (C1-C6) alkylthio group Chemical group 0.000 claims description 6
- 229940079593 drug Drugs 0.000 claims description 6
- 125000002950 monocyclic group Chemical group 0.000 claims description 6
- 230000000069 prophylactic effect Effects 0.000 claims description 6
- 125000004423 acyloxy group Chemical group 0.000 claims description 5
- 125000003739 carbamimidoyl group Chemical group C(N)(=N)* 0.000 claims description 5
- 125000006272 (C3-C7) cycloalkyl group Chemical group 0.000 claims description 4
- 229930194542 Keto Natural products 0.000 claims description 4
- 125000002619 bicyclic group Chemical group 0.000 claims description 4
- 229910002091 carbon monoxide Inorganic materials 0.000 claims description 4
- 239000003937 drug carrier Substances 0.000 claims description 4
- 125000005843 halogen group Chemical group 0.000 claims description 4
- 125000000468 ketone group Chemical group 0.000 claims description 4
- 125000004433 nitrogen atom Chemical group N* 0.000 claims description 4
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 4
- 125000004454 (C1-C6) alkoxycarbonyl group Chemical group 0.000 claims description 3
- 125000004738 (C1-C6) alkyl sulfinyl group Chemical group 0.000 claims description 3
- 125000004739 (C1-C6) alkylsulfonyl group Chemical group 0.000 claims description 3
- RTZKKHGCQMSRFC-UHFFFAOYSA-N 4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-N-methyl-N-piperidin-4-yl-5-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)OC=1C(=O)N(C)C1CCNCC1 RTZKKHGCQMSRFC-UHFFFAOYSA-N 0.000 claims description 3
- YLCUGJCXTVLFFZ-UHFFFAOYSA-N 5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-N-methyl-N-(1-methylpiperidin-4-yl)-4-pyridin-4-ylthiophene-2-carboxamide Chemical compound C=1C(C=2C=CN=CC=2)=C(C=2C=C3CCC(C3=CC=2)=NO)SC=1C(=O)N(C)C1CCN(C)CC1 YLCUGJCXTVLFFZ-UHFFFAOYSA-N 0.000 claims description 3
- ULOZDJDQIJZUAF-UHFFFAOYSA-N N-(2-aminoethyl)-5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN)=CC=1C1=CC=NC=C1 ULOZDJDQIJZUAF-UHFFFAOYSA-N 0.000 claims description 3
- XYDGVZWOLPEDLH-UHFFFAOYSA-N N-[2-[di(propan-2-yl)amino]ethyl]-5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN(C(C)C)C(C)C)=CC=1C1=CC=NC=C1 XYDGVZWOLPEDLH-UHFFFAOYSA-N 0.000 claims description 3
- HZSRALQEWCPEQW-UHFFFAOYSA-N [4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-yl]-morpholin-4-ylmethanone Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCOCC2)OC=1C1=CC=NC=C1 HZSRALQEWCPEQW-UHFFFAOYSA-N 0.000 claims description 3
- 125000004442 acylamino group Chemical group 0.000 claims description 3
- 125000004658 aryl carbonyl amino group Chemical group 0.000 claims description 3
- 125000005161 aryl oxy carbonyl group Chemical group 0.000 claims description 3
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 claims description 3
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 claims description 3
- 201000001441 melanoma Diseases 0.000 claims description 3
- 230000004770 neurodegeneration Effects 0.000 claims description 3
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 claims description 3
- 125000003282 alkyl amino group Chemical group 0.000 claims description 2
- 239000008194 pharmaceutical composition Substances 0.000 claims description 2
- ATEGUFMEFAGONB-KTKRTIGZSA-N (nz)-n-(2,3-dihydroinden-1-ylidene)hydroxylamine Chemical compound C1=CC=C2C(=N/O)\CCC2=C1 ATEGUFMEFAGONB-KTKRTIGZSA-N 0.000 claims 4
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims 3
- RQVDRLUEOZBWLR-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN2CCCC2)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN2CCCC2)=CC=1C1=CC=NC=C1 RQVDRLUEOZBWLR-UHFFFAOYSA-N 0.000 claims 2
- GEARAOIKZMVUEG-UHFFFAOYSA-N (4-cyclohexylpiperazin-1-yl)-[4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-yl]methanone Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCN(CC2)C2CCCCC2)OC=1C1=CC=NC=C1 GEARAOIKZMVUEG-UHFFFAOYSA-N 0.000 claims 1
- RGUABPVONIGVAT-UHFFFAOYSA-N 3-(4-methylpiperazin-1-yl)propan-1-amine Chemical compound CN1CCN(CCCN)CC1 RGUABPVONIGVAT-UHFFFAOYSA-N 0.000 claims 1
- 125000003682 3-furyl group Chemical group O1C([H])=C([*])C([H])=C1[H] 0.000 claims 1
- QDFLFHMLPRNTEP-UHFFFAOYSA-N 4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-carboxylic acid Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(O)=O)OC=1C1=CC=NC=C1 QDFLFHMLPRNTEP-UHFFFAOYSA-N 0.000 claims 1
- CNFZNHMMWRMXGB-UHFFFAOYSA-N 4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-N-(2-morpholin-4-ylethyl)-5-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)NCCN2CCOCC2)OC=1C1=CC=NC=C1 CNFZNHMMWRMXGB-UHFFFAOYSA-N 0.000 claims 1
- 125000006283 4-chlorobenzyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1Cl)C([H])([H])* 0.000 claims 1
- FYHXDUPJCAVWRJ-UHFFFAOYSA-N 5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-N-methyl-N-(1-methylpiperidin-4-yl)-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C(C=2C=CN=CC=2)=C(C=2C=C3CCC(C3=CC=2)=NO)OC=1C(=O)N(C)C1CCN(C)CC1 FYHXDUPJCAVWRJ-UHFFFAOYSA-N 0.000 claims 1
- UVZGHZYOPVLWHV-UHFFFAOYSA-N 5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-N-piperidin-4-yl-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NC2CCNCC2)=CC=1C1=CC=NC=C1 UVZGHZYOPVLWHV-UHFFFAOYSA-N 0.000 claims 1
- DOVKBWOQBJCKCQ-UHFFFAOYSA-N C1CN(C)CCN1C(=O)C1=CC(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)O1 Chemical compound C1CN(C)CCN1C(=O)C1=CC(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)O1 DOVKBWOQBJCKCQ-UHFFFAOYSA-N 0.000 claims 1
- FFSBOAIOVLSKFW-UHFFFAOYSA-N C1CN(C)CCN1C(=O)C1=CC(C=2C=CN=CC=2)=C(C=2C=C3CCC(C3=CC=2)=NO)O1 Chemical compound C1CN(C)CCN1C(=O)C1=CC(C=2C=CN=CC=2)=C(C=2C=C3CCC(C3=CC=2)=NO)O1 FFSBOAIOVLSKFW-UHFFFAOYSA-N 0.000 claims 1
- CYUMMPURBADAFU-UHFFFAOYSA-N C1CN(C)CCN1CCCNC(=O)C1=CC(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)O1 Chemical compound C1CN(C)CCN1CCCNC(=O)C1=CC(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)O1 CYUMMPURBADAFU-UHFFFAOYSA-N 0.000 claims 1
- BAFDXRQUOZOJII-UHFFFAOYSA-N C1CN(CCOC)CCN1C(=O)C1=CC(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)O1 Chemical compound C1CN(CCOC)CCN1C(=O)C1=CC(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)O1 BAFDXRQUOZOJII-UHFFFAOYSA-N 0.000 claims 1
- FNLLCCKTJRKQJA-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCCCC2)OC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCCCC2)OC=1C1=CC=NC=C1 FNLLCCKTJRKQJA-UHFFFAOYSA-N 0.000 claims 1
- QBWAHAYJQWLHEL-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCN(CC(=O)N3CCCC3)CC2)OC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCN(CC(=O)N3CCCC3)CC2)OC=1C1=CC=NC=C1 QBWAHAYJQWLHEL-UHFFFAOYSA-N 0.000 claims 1
- RZOLIKMMAKWOLJ-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCN(CCN3CCCC3)CC2)OC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCN(CCN3CCCC3)CC2)OC=1C1=CC=NC=C1 RZOLIKMMAKWOLJ-UHFFFAOYSA-N 0.000 claims 1
- LEZOEXCWDSIBNL-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)NCC2(CCCCC2)C2CCNCC2)OC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)NCC2(CCCCC2)C2CCNCC2)OC=1C1=CC=NC=C1 LEZOEXCWDSIBNL-UHFFFAOYSA-N 0.000 claims 1
- KVOQLUSWFYQTDD-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)N2CCN(CC=3C=CC(Cl)=CC=3)CC2)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)N2CCN(CC=3C=CC(Cl)=CC=3)CC2)=CC=1C1=CC=NC=C1 KVOQLUSWFYQTDD-UHFFFAOYSA-N 0.000 claims 1
- ZFBQGHIEDRXPGK-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)N2CCN(CCN3CCCC3)CC2)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)N2CCN(CCN3CCCC3)CC2)=CC=1C1=CC=NC=C1 ZFBQGHIEDRXPGK-UHFFFAOYSA-N 0.000 claims 1
- SOOAOAKNSMZURK-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCC2(CCCCC2)N2CCCCC2)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCC2(CCCCC2)N2CCCCC2)=CC=1C1=CC=NC=C1 SOOAOAKNSMZURK-UHFFFAOYSA-N 0.000 claims 1
- BPYQNMNBNPTKNK-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCCN(C)C)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCCN(C)C)=CC=1C1=CC=NC=C1 BPYQNMNBNPTKNK-UHFFFAOYSA-N 0.000 claims 1
- MJEDPDSJKBIYNB-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN(C)C)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN(C)C)=CC=1C1=CC=NC=C1 MJEDPDSJKBIYNB-UHFFFAOYSA-N 0.000 claims 1
- FUHOIIFGDSMNIO-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN2CCCCC2)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCN2CCCCC2)=CC=1C1=CC=NC=C1 FUHOIIFGDSMNIO-UHFFFAOYSA-N 0.000 claims 1
- ISXYTHITEPWZBP-UHFFFAOYSA-N C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCO)=CC=1C1=CC=NC=C1 Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)NCCO)=CC=1C1=CC=NC=C1 ISXYTHITEPWZBP-UHFFFAOYSA-N 0.000 claims 1
- HVDRDYHARAWFBI-UHFFFAOYSA-N N-[2-(dimethylamino)ethyl]-4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-carboxamide Chemical compound O1C(C(=O)NCCN(C)C)=CC(C=2C=C3CCC(C3=CC=2)=NO)=C1C1=CC=NC=C1 HVDRDYHARAWFBI-UHFFFAOYSA-N 0.000 claims 1
- MNNDFBMLBZJLLE-UHFFFAOYSA-N N-[4-[2-(dimethylamino)ethoxy]phenyl]-4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-carboxamide Chemical compound C1=CC(OCCN(C)C)=CC=C1NC(=O)C1=CC(C=2C=C3CCC(C3=CC=2)=NO)=C(C=2C=CN=CC=2)O1 MNNDFBMLBZJLLE-UHFFFAOYSA-N 0.000 claims 1
- DABHJTMQGBAUJV-UHFFFAOYSA-N N-[[4-(dimethylamino)phenyl]methyl]-5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C1=CC(N(C)C)=CC=C1CNC(=O)C1=CC(C=2C=CN=CC=2)=C(C=2C=C3CCC(C3=CC=2)=NO)O1 DABHJTMQGBAUJV-UHFFFAOYSA-N 0.000 claims 1
- SORRQGLWFPMGHS-UHFFFAOYSA-N ON=C1CCc2cc(ccc12)-c1cc(oc1-c1ccncc1)C(=O)N1CCC(CC1)N1CCCC1 Chemical compound ON=C1CCc2cc(ccc12)-c1cc(oc1-c1ccncc1)C(=O)N1CCC(CC1)N1CCCC1 SORRQGLWFPMGHS-UHFFFAOYSA-N 0.000 claims 1
- LZIPBRYVVXELQQ-UHFFFAOYSA-N [4-(1-hydroxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-yl]-(4-piperidin-1-ylpiperidin-1-yl)methanone Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1C=C(C(=O)N2CCC(CC2)N2CCCCC2)OC=1C1=CC=NC=C1 LZIPBRYVVXELQQ-UHFFFAOYSA-N 0.000 claims 1
- JYIODBPLJHDUGR-UHFFFAOYSA-N [5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-yl]-(4-piperidin-1-ylpiperidin-1-yl)methanone Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)N2CCC(CC2)N2CCCCC2)=CC=1C1=CC=NC=C1 JYIODBPLJHDUGR-UHFFFAOYSA-N 0.000 claims 1
- 230000001684 chronic effect Effects 0.000 claims 1
- 208000015122 neurodegenerative disease Diseases 0.000 claims 1
- NJSGZISINQALFM-UHFFFAOYSA-N tert-butyl 4-[[[5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-carbonyl]amino]methyl]piperidine-1-carboxylate Chemical compound C1CN(C(=O)OC(C)(C)C)CCC1CNC(=O)C1=CC(C=2C=CN=CC=2)=C(C=2C=C3CCC(C3=CC=2)=NO)O1 NJSGZISINQALFM-UHFFFAOYSA-N 0.000 claims 1
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 abstract description 9
- 201000010099 disease Diseases 0.000 abstract description 8
- 102000009929 raf Kinases Human genes 0.000 abstract description 7
- 108010077182 raf Kinases Proteins 0.000 abstract description 7
- 230000006726 chronic neurodegeneration Effects 0.000 abstract description 6
- 229940043355 kinase inhibitor Drugs 0.000 abstract description 3
- 239000003757 phosphotransferase inhibitor Substances 0.000 abstract description 3
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 48
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 36
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 33
- 239000000047 product Substances 0.000 description 33
- 238000000034 method Methods 0.000 description 32
- 239000000243 solution Substances 0.000 description 32
- 210000004027 cell Anatomy 0.000 description 25
- 239000000203 mixture Substances 0.000 description 24
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 22
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 20
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 18
- 238000012360 testing method Methods 0.000 description 17
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 17
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 16
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 16
- 239000007787 solid Substances 0.000 description 16
- 229910001868 water Inorganic materials 0.000 description 16
- 101100381978 Mus musculus Braf gene Proteins 0.000 description 15
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 15
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 14
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 14
- KKVYYGGCHJGEFJ-UHFFFAOYSA-N 1-n-(4-chlorophenyl)-6-methyl-5-n-[3-(7h-purin-6-yl)pyridin-2-yl]isoquinoline-1,5-diamine Chemical compound N=1C=CC2=C(NC=3C(=CC=CN=3)C=3C=4N=CNC=4N=CN=3)C(C)=CC=C2C=1NC1=CC=C(Cl)C=C1 KKVYYGGCHJGEFJ-UHFFFAOYSA-N 0.000 description 13
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 11
- 125000004356 hydroxy functional group Chemical group O* 0.000 description 11
- 229910021529 ammonia Inorganic materials 0.000 description 10
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 9
- YLQBMQCUIZJEEH-UHFFFAOYSA-N Furan Chemical compound C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 9
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 9
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 9
- XJMOSONTPMZWPB-UHFFFAOYSA-M propidium iodide Chemical compound [I-].[I-].C12=CC(N)=CC=C2C2=CC=C(N)C=C2[N+](CCC[N+](C)(CC)CC)=C1C1=CC=CC=C1 XJMOSONTPMZWPB-UHFFFAOYSA-M 0.000 description 9
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 8
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 8
- KAESVJOAVNADME-UHFFFAOYSA-N Pyrrole Chemical compound C=1C=CNC=1 KAESVJOAVNADME-UHFFFAOYSA-N 0.000 description 8
- 239000012267 brine Substances 0.000 description 8
- 238000005516 engineering process Methods 0.000 description 8
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 8
- 238000011321 prophylaxis Methods 0.000 description 8
- 238000010992 reflux Methods 0.000 description 8
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 8
- RIOQSEWOXXDEQQ-UHFFFAOYSA-N triphenylphosphine Chemical compound C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 RIOQSEWOXXDEQQ-UHFFFAOYSA-N 0.000 description 8
- 108091000080 Phosphotransferase Proteins 0.000 description 7
- 239000002246 antineoplastic agent Substances 0.000 description 7
- 239000003446 ligand Substances 0.000 description 7
- 102000020233 phosphotransferase Human genes 0.000 description 7
- 239000011541 reaction mixture Substances 0.000 description 7
- 238000010898 silica gel chromatography Methods 0.000 description 7
- 102000004232 Mitogen-Activated Protein Kinase Kinases Human genes 0.000 description 6
- 108090000744 Mitogen-Activated Protein Kinase Kinases Proteins 0.000 description 6
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 6
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 6
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 6
- 229940127089 cytotoxic agent Drugs 0.000 description 6
- 230000006378 damage Effects 0.000 description 6
- 150000003254 radicals Chemical group 0.000 description 6
- 230000035899 viability Effects 0.000 description 6
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical compound OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 5
- SIKJAQJRHWYJAI-UHFFFAOYSA-N Indole Chemical compound C1=CC=C2NC=CC2=C1 SIKJAQJRHWYJAI-UHFFFAOYSA-N 0.000 description 5
- 239000002253 acid Substances 0.000 description 5
- 230000022131 cell cycle Effects 0.000 description 5
- 238000007796 conventional method Methods 0.000 description 5
- 150000002148 esters Chemical class 0.000 description 5
- 239000000706 filtrate Substances 0.000 description 5
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 5
- 235000019341 magnesium sulphate Nutrition 0.000 description 5
- 230000035772 mutation Effects 0.000 description 5
- 239000012074 organic phase Substances 0.000 description 5
- 239000012071 phase Substances 0.000 description 5
- 108020003175 receptors Proteins 0.000 description 5
- 102000005962 receptors Human genes 0.000 description 5
- BFVDJGTYQQTLCQ-UHFFFAOYSA-N tert-butyl 4,5-dibromofuran-2-carboxylate Chemical compound CC(C)(C)OC(=O)C1=CC(Br)=C(Br)O1 BFVDJGTYQQTLCQ-UHFFFAOYSA-N 0.000 description 5
- AOJJSUZBOXZQNB-TZSSRYMLSA-N Doxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-TZSSRYMLSA-N 0.000 description 4
- 239000006144 Dulbecco’s modified Eagle's medium Substances 0.000 description 4
- NWIBSHFKIJFRCO-WUDYKRTCSA-N Mytomycin Chemical compound C1N2C(C(C(C)=C(N)C3=O)=O)=C3[C@@H](COC(N)=O)[C@@]2(OC)[C@@H]2[C@H]1N2 NWIBSHFKIJFRCO-WUDYKRTCSA-N 0.000 description 4
- 229930012538 Paclitaxel Natural products 0.000 description 4
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 4
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 4
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 4
- 208000027418 Wounds and injury Diseases 0.000 description 4
- RJURFGZVJUQBHK-UHFFFAOYSA-N actinomycin D Natural products CC1OC(=O)C(C(C)C)N(C)C(=O)CN(C)C(=O)C2CCCN2C(=O)C(C(C)C)NC(=O)C1NC(=O)C1=C(N)C(=O)C(C)=C2OC(C(C)=CC=C3C(=O)NC4C(=O)NC(C(N5CCCC5C(=O)N(C)CC(=O)N(C)C(C(C)C)C(=O)OC4C)=O)C(C)C)=C3N=C21 RJURFGZVJUQBHK-UHFFFAOYSA-N 0.000 description 4
- 230000015572 biosynthetic process Effects 0.000 description 4
- 210000004556 brain Anatomy 0.000 description 4
- 125000004432 carbon atom Chemical group C* 0.000 description 4
- 230000030833 cell death Effects 0.000 description 4
- 238000006243 chemical reaction Methods 0.000 description 4
- 125000004122 cyclic group Chemical group 0.000 description 4
- 125000000753 cycloalkyl group Chemical group 0.000 description 4
- 239000002552 dosage form Substances 0.000 description 4
- 230000006870 function Effects 0.000 description 4
- 238000000338 in vitro Methods 0.000 description 4
- 208000014674 injury Diseases 0.000 description 4
- 239000000543 intermediate Substances 0.000 description 4
- 239000007788 liquid Substances 0.000 description 4
- 229960001592 paclitaxel Drugs 0.000 description 4
- YJVFFLUZDVXJQI-UHFFFAOYSA-L palladium(ii) acetate Chemical compound [Pd+2].CC([O-])=O.CC([O-])=O YJVFFLUZDVXJQI-UHFFFAOYSA-L 0.000 description 4
- 229910000027 potassium carbonate Inorganic materials 0.000 description 4
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 4
- 230000008569 process Effects 0.000 description 4
- 238000000746 purification Methods 0.000 description 4
- 102000016914 ras Proteins Human genes 0.000 description 4
- 238000003756 stirring Methods 0.000 description 4
- 239000011550 stock solution Substances 0.000 description 4
- 239000000758 substrate Substances 0.000 description 4
- 238000003786 synthesis reaction Methods 0.000 description 4
- RCINICONZNJXQF-MZXODVADSA-N taxol Chemical compound O([C@@H]1[C@@]2(C[C@@H](C(C)=C(C2(C)C)[C@H](C([C@]2(C)[C@@H](O)C[C@H]3OC[C@]3([C@H]21)OC(C)=O)=O)OC(=O)C)OC(=O)[C@H](O)[C@@H](NC(=O)C=1C=CC=CC=1)C=1C=CC=CC=1)O)C(=O)C1=CC=CC=C1 RCINICONZNJXQF-MZXODVADSA-N 0.000 description 4
- PJUPKRYGDFTMTM-UHFFFAOYSA-N 1-hydroxybenzotriazole;hydrate Chemical compound O.C1=CC=C2N(O)N=NC2=C1 PJUPKRYGDFTMTM-UHFFFAOYSA-N 0.000 description 3
- COVZYZSDYWQREU-UHFFFAOYSA-N Busulfan Chemical compound CS(=O)(=O)OCCCCOS(C)(=O)=O COVZYZSDYWQREU-UHFFFAOYSA-N 0.000 description 3
- 206010009944 Colon cancer Diseases 0.000 description 3
- 108090000695 Cytokines Proteins 0.000 description 3
- 102000004127 Cytokines Human genes 0.000 description 3
- 101800003838 Epidermal growth factor Proteins 0.000 description 3
- 102000043136 MAP kinase family Human genes 0.000 description 3
- 108091054455 MAP kinase family Proteins 0.000 description 3
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 3
- 102100033237 Pro-epidermal growth factor Human genes 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- 208000006011 Stroke Diseases 0.000 description 3
- 108010073929 Vascular Endothelial Growth Factor A Proteins 0.000 description 3
- 102000005789 Vascular Endothelial Growth Factors Human genes 0.000 description 3
- 108010019530 Vascular Endothelial Growth Factors Proteins 0.000 description 3
- 238000002835 absorbance Methods 0.000 description 3
- 239000007864 aqueous solution Substances 0.000 description 3
- 150000001733 carboxylic acid esters Chemical class 0.000 description 3
- 230000003111 delayed effect Effects 0.000 description 3
- 238000010790 dilution Methods 0.000 description 3
- 239000012895 dilution Substances 0.000 description 3
- LOKCTEFSRHRXRJ-UHFFFAOYSA-I dipotassium trisodium dihydrogen phosphate hydrogen phosphate dichloride Chemical compound P(=O)(O)(O)[O-].[K+].P(=O)(O)([O-])[O-].[Na+].[Na+].[Cl-].[K+].[Cl-].[Na+] LOKCTEFSRHRXRJ-UHFFFAOYSA-I 0.000 description 3
- 230000000694 effects Effects 0.000 description 3
- 229940116977 epidermal growth factor Drugs 0.000 description 3
- 210000002950 fibroblast Anatomy 0.000 description 3
- 210000003953 foreskin Anatomy 0.000 description 3
- 239000001963 growth medium Substances 0.000 description 3
- 230000000971 hippocampal effect Effects 0.000 description 3
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 3
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Natural products C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 3
- 230000000302 ischemic effect Effects 0.000 description 3
- 238000004519 manufacturing process Methods 0.000 description 3
- 230000001404 mediated effect Effects 0.000 description 3
- 239000002609 medium Substances 0.000 description 3
- 125000001624 naphthyl group Chemical group 0.000 description 3
- 210000002569 neuron Anatomy 0.000 description 3
- 230000003287 optical effect Effects 0.000 description 3
- 239000002953 phosphate buffered saline Substances 0.000 description 3
- 230000026731 phosphorylation Effects 0.000 description 3
- 238000006366 phosphorylation reaction Methods 0.000 description 3
- 125000006239 protecting group Chemical group 0.000 description 3
- QLULGIRFKAWHOJ-UHFFFAOYSA-N pyridin-4-ylboronic acid Chemical compound OB(O)C1=CC=NC=C1 QLULGIRFKAWHOJ-UHFFFAOYSA-N 0.000 description 3
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 3
- 239000011347 resin Substances 0.000 description 3
- 229920005989 resin Polymers 0.000 description 3
- 125000006413 ring segment Chemical group 0.000 description 3
- 230000003381 solubilizing effect Effects 0.000 description 3
- VBEQCZHXXJYVRD-GACYYNSASA-N uroanthelone Chemical compound C([C@@H](C(=O)N[C@H](C(=O)N[C@@H](CS)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CS)C(=O)N[C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)NCC(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(=O)N[C@@H](CO)C(=O)NCC(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CS)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H]([C@@H](C)O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CC=1C2=CC=CC=C2NC=1)C(=O)N[C@@H](CCC(O)=O)C(=O)N[C@@H](CC(C)C)C(=O)N[C@@H](CCCNC(N)=N)C(O)=O)C(C)C)[C@@H](C)O)NC(=O)[C@H](CO)NC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CO)NC(=O)[C@H](CCC(O)=O)NC(=O)[C@@H](NC(=O)[C@H](CC=1NC=NC=1)NC(=O)[C@H](CCSC)NC(=O)[C@H](CS)NC(=O)[C@@H](NC(=O)CNC(=O)CNC(=O)[C@H](CC(N)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CS)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)CNC(=O)[C@H](CC(O)=O)NC(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@H](CO)NC(=O)[C@H]1N(CCC1)C(=O)[C@H](CS)NC(=O)CNC(=O)[C@H]1N(CCC1)C(=O)[C@H](CC=1C=CC(O)=CC=1)NC(=O)[C@H](CO)NC(=O)[C@@H](N)CC(N)=O)C(C)C)[C@@H](C)CC)C1=CC=C(O)C=C1 VBEQCZHXXJYVRD-GACYYNSASA-N 0.000 description 3
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 2
- VBICKXHEKHSIBG-UHFFFAOYSA-N 1-monostearoylglycerol Chemical compound CCCCCCCCCCCCCCCCCC(=O)OCC(O)CO VBICKXHEKHSIBG-UHFFFAOYSA-N 0.000 description 2
- YBYIRNPNPLQARY-UHFFFAOYSA-N 1H-indene Chemical compound C1=CC=C2CC=CC2=C1 YBYIRNPNPLQARY-UHFFFAOYSA-N 0.000 description 2
- IZHVBANLECCAGF-UHFFFAOYSA-N 2-hydroxy-3-(octadecanoyloxy)propyl octadecanoate Chemical compound CCCCCCCCCCCCCCCCCC(=O)OCC(O)COC(=O)CCCCCCCCCCCCCCCCC IZHVBANLECCAGF-UHFFFAOYSA-N 0.000 description 2
- AOJJSUZBOXZQNB-VTZDEGQISA-N 4'-epidoxorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(=O)CO)[C@H]1C[C@H](N)[C@@H](O)[C@H](C)O1 AOJJSUZBOXZQNB-VTZDEGQISA-N 0.000 description 2
- QKFWAIJMGOWKCI-UHFFFAOYSA-N 4-(1-oxo-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-carboxylic acid;hydrochloride Chemical compound Cl.O1C(C(=O)O)=CC(C=2C=C3CCC(=O)C3=CC=2)=C1C1=CC=NC=C1 QKFWAIJMGOWKCI-UHFFFAOYSA-N 0.000 description 2
- CUNGFPDPSOJORL-UHFFFAOYSA-N 5-(1-oxo-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-carboxylic acid;hydrochloride Chemical compound Cl.C=1C=C2C(=O)CCC2=CC=1C=1OC(C(=O)O)=CC=1C1=CC=NC=C1 CUNGFPDPSOJORL-UHFFFAOYSA-N 0.000 description 2
- STQGQHZAVUOBTE-UHFFFAOYSA-N 7-Cyan-hept-2t-en-4,6-diinsaeure Natural products C1=2C(O)=C3C(=O)C=4C(OC)=CC=CC=4C(=O)C3=C(O)C=2CC(O)(C(C)=O)CC1OC1CC(N)C(O)C(C)O1 STQGQHZAVUOBTE-UHFFFAOYSA-N 0.000 description 2
- FUXVKZWTXQUGMW-FQEVSTJZSA-N 9-Aminocamptothecin Chemical compound C1=CC(N)=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 FUXVKZWTXQUGMW-FQEVSTJZSA-N 0.000 description 2
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 2
- 108010006654 Bleomycin Proteins 0.000 description 2
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 2
- 0 CC1(*)C=C(C)C=C(C=C[N+](C2)(*=C)[N-]O)C2=C1 Chemical compound CC1(*)C=C(C)C=C(C=C[N+](C2)(*=C)[N-]O)C2=C1 0.000 description 2
- DLGOEMSEDOSKAD-UHFFFAOYSA-N Carmustine Chemical compound ClCCNC(=O)N(N=O)CCCl DLGOEMSEDOSKAD-UHFFFAOYSA-N 0.000 description 2
- 108010024986 Cyclin-Dependent Kinase 2 Proteins 0.000 description 2
- 108010025464 Cyclin-Dependent Kinase 4 Proteins 0.000 description 2
- 102100036239 Cyclin-dependent kinase 2 Human genes 0.000 description 2
- 102100036252 Cyclin-dependent kinase 4 Human genes 0.000 description 2
- CMSMOCZEIVJLDB-UHFFFAOYSA-N Cyclophosphamide Chemical compound ClCCN(CCCl)P1(=O)NCCCO1 CMSMOCZEIVJLDB-UHFFFAOYSA-N 0.000 description 2
- UHDGCWIWMRVCDJ-CCXZUQQUSA-N Cytarabine Chemical compound O=C1N=C(N)C=CN1[C@H]1[C@@H](O)[C@H](O)[C@@H](CO)O1 UHDGCWIWMRVCDJ-CCXZUQQUSA-N 0.000 description 2
- 108010092160 Dactinomycin Proteins 0.000 description 2
- 101100481404 Danio rerio tie1 gene Proteins 0.000 description 2
- 101100481408 Danio rerio tie2 gene Proteins 0.000 description 2
- WEAHRLBPCANXCN-UHFFFAOYSA-N Daunomycin Natural products CCC1(O)CC(OC2CC(N)C(O)C(C)O2)c3cc4C(=O)c5c(OC)cccc5C(=O)c4c(O)c3C1 WEAHRLBPCANXCN-UHFFFAOYSA-N 0.000 description 2
- 102000004190 Enzymes Human genes 0.000 description 2
- 108090000790 Enzymes Proteins 0.000 description 2
- 102100031983 Ephrin type-B receptor 4 Human genes 0.000 description 2
- HTIJFSOGRVMCQR-UHFFFAOYSA-N Epirubicin Natural products COc1cccc2C(=O)c3c(O)c4CC(O)(CC(OC5CC(N)C(=O)C(C)O5)c4c(O)c3C(=O)c12)C(=O)CO HTIJFSOGRVMCQR-UHFFFAOYSA-N 0.000 description 2
- GHASVSINZRGABV-UHFFFAOYSA-N Fluorouracil Chemical compound FC1=CNC(=O)NC1=O GHASVSINZRGABV-UHFFFAOYSA-N 0.000 description 2
- 101000692455 Homo sapiens Platelet-derived growth factor receptor beta Proteins 0.000 description 2
- AVXURJPOCDRRFD-UHFFFAOYSA-N Hydroxylamine Chemical compound ON AVXURJPOCDRRFD-UHFFFAOYSA-N 0.000 description 2
- XDXDZDZNSLXDNA-TZNDIEGXSA-N Idarubicin Chemical compound C1[C@H](N)[C@H](O)[C@H](C)O[C@H]1O[C@@H]1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2C[C@@](O)(C(C)=O)C1 XDXDZDZNSLXDNA-TZNDIEGXSA-N 0.000 description 2
- XDXDZDZNSLXDNA-UHFFFAOYSA-N Idarubicin Natural products C1C(N)C(O)C(C)OC1OC1C2=C(O)C(C(=O)C3=CC=CC=C3C3=O)=C3C(O)=C2CC(O)(C(C)=O)C1 XDXDZDZNSLXDNA-UHFFFAOYSA-N 0.000 description 2
- 108010002350 Interleukin-2 Proteins 0.000 description 2
- 208000032382 Ischaemic stroke Diseases 0.000 description 2
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 2
- FBOZXECLQNJBKD-ZDUSSCGKSA-N L-methotrexate Chemical compound C=1N=C2N=C(N)N=C(N)C2=NC=1CN(C)C1=CC=C(C(=O)N[C@@H](CCC(O)=O)C(O)=O)C=C1 FBOZXECLQNJBKD-ZDUSSCGKSA-N 0.000 description 2
- 239000005517 L01XE01 - Imatinib Substances 0.000 description 2
- GQYIWUVLTXOXAJ-UHFFFAOYSA-N Lomustine Chemical compound ClCCN(N=O)C(=O)NC1CCCCC1 GQYIWUVLTXOXAJ-UHFFFAOYSA-N 0.000 description 2
- 101100481410 Mus musculus Tek gene Proteins 0.000 description 2
- 101100481406 Mus musculus Tie1 gene Proteins 0.000 description 2
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 2
- BXCHSDUASDOWDH-UHFFFAOYSA-N N-[2-(dimethylamino)ethyl]-5-(1-hydroxyimino-2,3-dihydroinden-5-yl)-N-methyl-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C=C2C(=NO)CCC2=CC=1C=1OC(C(=O)N(C)CCN(C)C)=CC=1C1=CC=NC=C1 BXCHSDUASDOWDH-UHFFFAOYSA-N 0.000 description 2
- ZDZOTLJHXYCWBA-VCVYQWHSSA-N N-debenzoyl-N-(tert-butoxycarbonyl)-10-deacetyltaxol Chemical compound O([C@H]1[C@H]2[C@@](C([C@H](O)C3=C(C)[C@@H](OC(=O)[C@H](O)[C@@H](NC(=O)OC(C)(C)C)C=4C=CC=CC=4)C[C@]1(O)C3(C)C)=O)(C)[C@@H](O)C[C@H]1OC[C@]12OC(=O)C)C(=O)C1=CC=CC=C1 ZDZOTLJHXYCWBA-VCVYQWHSSA-N 0.000 description 2
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical class OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 2
- 102100026547 Platelet-derived growth factor receptor beta Human genes 0.000 description 2
- 102000001253 Protein Kinase Human genes 0.000 description 2
- SMWDFEZZVXVKRB-UHFFFAOYSA-N Quinoline Chemical compound N1=CC=CC2=CC=CC=C21 SMWDFEZZVXVKRB-UHFFFAOYSA-N 0.000 description 2
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 2
- 229930006000 Sucrose Natural products 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- 238000006069 Suzuki reaction reaction Methods 0.000 description 2
- NKANXQFJJICGDU-QPLCGJKRSA-N Tamoxifen Chemical compound C=1C=CC=CC=1C(/CC)=C(C=1C=CC(OCCN(C)C)=CC=1)/C1=CC=CC=C1 NKANXQFJJICGDU-QPLCGJKRSA-N 0.000 description 2
- MUMGGOZAMZWBJJ-DYKIIFRCSA-N Testostosterone Chemical compound O=C1CC[C@]2(C)[C@H]3CC[C@](C)([C@H](CC4)O)[C@@H]4[C@@H]3CCC2=C1 MUMGGOZAMZWBJJ-DYKIIFRCSA-N 0.000 description 2
- YTPLMLYBLZKORZ-UHFFFAOYSA-N Thiophene Chemical compound C=1C=CSC=1 YTPLMLYBLZKORZ-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 2
- 102000004142 Trypsin Human genes 0.000 description 2
- 108090000631 Trypsin Proteins 0.000 description 2
- 102000003990 Urokinase-type plasminogen activator Human genes 0.000 description 2
- 108090000435 Urokinase-type plasminogen activator Proteins 0.000 description 2
- UVWBADYWXYEXEE-ZRDIBKRKSA-N [(1e)-1-methoxyimino-2,3-dihydroinden-5-yl]boronic acid Chemical compound OB(O)C1=CC=C2C(=N/OC)/CCC2=C1 UVWBADYWXYEXEE-ZRDIBKRKSA-N 0.000 description 2
- XQAXGZLFSSPBMK-UHFFFAOYSA-M [7-(dimethylamino)phenothiazin-3-ylidene]-dimethylazanium;chloride;trihydrate Chemical compound O.O.O.[Cl-].C1=CC(=[N+](C)C)C=C2SC3=CC(N(C)C)=CC=C3N=C21 XQAXGZLFSSPBMK-UHFFFAOYSA-M 0.000 description 2
- 150000007513 acids Chemical class 0.000 description 2
- RJURFGZVJUQBHK-IIXSONLDSA-N actinomycin D Chemical compound C[C@H]1OC(=O)[C@H](C(C)C)N(C)C(=O)CN(C)C(=O)[C@@H]2CCCN2C(=O)[C@@H](C(C)C)NC(=O)[C@H]1NC(=O)C1=C(N)C(=O)C(C)=C2OC(C(C)=CC=C3C(=O)N[C@@H]4C(=O)N[C@@H](C(N5CCC[C@H]5C(=O)N(C)CC(=O)N(C)[C@@H](C(C)C)C(=O)O[C@@H]4C)=O)C(C)C)=C3N=C21 RJURFGZVJUQBHK-IIXSONLDSA-N 0.000 description 2
- 230000003213 activating effect Effects 0.000 description 2
- OFCNXPDARWKPPY-UHFFFAOYSA-N allopurinol Chemical compound OC1=NC=NC2=C1C=NN2 OFCNXPDARWKPPY-UHFFFAOYSA-N 0.000 description 2
- 229960003459 allopurinol Drugs 0.000 description 2
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 2
- 150000001412 amines Chemical class 0.000 description 2
- YBBLVLTVTVSKRW-UHFFFAOYSA-N anastrozole Chemical compound N#CC(C)(C)C1=CC(C(C)(C#N)C)=CC(CN2N=CN=C2)=C1 YBBLVLTVTVSKRW-UHFFFAOYSA-N 0.000 description 2
- 230000000340 anti-metabolite Effects 0.000 description 2
- 230000000118 anti-neoplastic effect Effects 0.000 description 2
- 229940100197 antimetabolite Drugs 0.000 description 2
- 239000002256 antimetabolite Substances 0.000 description 2
- 229940034982 antineoplastic agent Drugs 0.000 description 2
- 239000008346 aqueous phase Substances 0.000 description 2
- 229960003272 asparaginase Drugs 0.000 description 2
- VSRXQHXAPYXROS-UHFFFAOYSA-N azanide;cyclobutane-1,1-dicarboxylic acid;platinum(2+) Chemical compound [NH2-].[NH2-].[Pt+2].OC(=O)C1(C(O)=O)CCC1 VSRXQHXAPYXROS-UHFFFAOYSA-N 0.000 description 2
- 230000002051 biphasic effect Effects 0.000 description 2
- YNHIGQDRGKUECZ-UHFFFAOYSA-L bis(triphenylphosphine)palladium(ii) dichloride Chemical compound [Cl-].[Cl-].[Pd+2].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 YNHIGQDRGKUECZ-UHFFFAOYSA-L 0.000 description 2
- 229960001561 bleomycin Drugs 0.000 description 2
- OYVAGSVQBOHSSS-UAPAGMARSA-O bleomycin A2 Chemical compound N([C@H](C(=O)N[C@H](C)[C@@H](O)[C@H](C)C(=O)N[C@@H]([C@H](O)C)C(=O)NCCC=1SC=C(N=1)C=1SC=C(N=1)C(=O)NCCC[S+](C)C)[C@@H](O[C@H]1[C@H]([C@@H](O)[C@H](O)[C@H](CO)O1)O[C@@H]1[C@H]([C@@H](OC(N)=O)[C@H](O)[C@@H](CO)O1)O)C=1N=CNC=1)C(=O)C1=NC([C@H](CC(N)=O)NC[C@H](N)C(N)=O)=NC(N)=C1C OYVAGSVQBOHSSS-UAPAGMARSA-O 0.000 description 2
- 230000037396 body weight Effects 0.000 description 2
- 244000309464 bull Species 0.000 description 2
- 229960002092 busulfan Drugs 0.000 description 2
- 229940127093 camptothecin Drugs 0.000 description 2
- 125000002837 carbocyclic group Chemical group 0.000 description 2
- 229960004562 carboplatin Drugs 0.000 description 2
- 229960005243 carmustine Drugs 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 230000003197 catalytic effect Effects 0.000 description 2
- 230000036755 cellular response Effects 0.000 description 2
- 230000002490 cerebral effect Effects 0.000 description 2
- 230000000973 chemotherapeutic effect Effects 0.000 description 2
- JCKYGMPEJWAADB-UHFFFAOYSA-N chlorambucil Chemical compound OC(=O)CCCC1=CC=C(N(CCCl)CCCl)C=C1 JCKYGMPEJWAADB-UHFFFAOYSA-N 0.000 description 2
- 229960004630 chlorambucil Drugs 0.000 description 2
- 229960004316 cisplatin Drugs 0.000 description 2
- DQLATGHUWYMOKM-UHFFFAOYSA-L cisplatin Chemical compound N[Pt](N)(Cl)Cl DQLATGHUWYMOKM-UHFFFAOYSA-L 0.000 description 2
- 238000002648 combination therapy Methods 0.000 description 2
- 238000006880 cross-coupling reaction Methods 0.000 description 2
- 125000000392 cycloalkenyl group Chemical group 0.000 description 2
- 229960004397 cyclophosphamide Drugs 0.000 description 2
- 229960000684 cytarabine Drugs 0.000 description 2
- 229960000640 dactinomycin Drugs 0.000 description 2
- STQGQHZAVUOBTE-VGBVRHCVSA-N daunorubicin Chemical compound O([C@H]1C[C@@](O)(CC=2C(O)=C3C(=O)C=4C=CC=C(C=4C(=O)C3=C(O)C=21)OC)C(C)=O)[C@H]1C[C@H](N)[C@H](O)[C@H](C)O1 STQGQHZAVUOBTE-VGBVRHCVSA-N 0.000 description 2
- 229940026692 decadron Drugs 0.000 description 2
- CFCUWKMKBJTWLW-UHFFFAOYSA-N deoliosyl-3C-alpha-L-digitoxosyl-MTM Natural products CC=1C(O)=C2C(O)=C3C(=O)C(OC4OC(C)C(O)C(OC5OC(C)C(O)C(OC6OC(C)C(O)C(C)(O)C6)C5)C4)C(C(OC)C(=O)C(O)C(C)O)CC3=CC2=CC=1OC(OC(C)C1O)CC1OC1CC(O)C(O)C(C)O1 CFCUWKMKBJTWLW-UHFFFAOYSA-N 0.000 description 2
- UREBDLICKHMUKA-CXSFZGCWSA-N dexamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-CXSFZGCWSA-N 0.000 description 2
- 238000010494 dissociation reaction Methods 0.000 description 2
- 230000005593 dissociations Effects 0.000 description 2
- 229960003668 docetaxel Drugs 0.000 description 2
- 229960004679 doxorubicin Drugs 0.000 description 2
- 229940088598 enzyme Drugs 0.000 description 2
- 229960001904 epirubicin Drugs 0.000 description 2
- 239000000284 extract Substances 0.000 description 2
- 239000012091 fetal bovine serum Substances 0.000 description 2
- 238000000198 fluorescence anisotropy Methods 0.000 description 2
- 229960002949 fluorouracil Drugs 0.000 description 2
- 238000009472 formulation Methods 0.000 description 2
- 239000007903 gelatin capsule Substances 0.000 description 2
- 229940080856 gleevec Drugs 0.000 description 2
- 230000012010 growth Effects 0.000 description 2
- UUVWYPNAQBNQJQ-UHFFFAOYSA-N hexamethylmelamine Chemical compound CN(C)C1=NC(N(C)C)=NC(N(C)C)=N1 UUVWYPNAQBNQJQ-UHFFFAOYSA-N 0.000 description 2
- 229960000908 idarubicin Drugs 0.000 description 2
- YLMAHDNUQAMNNX-UHFFFAOYSA-N imatinib methanesulfonate Chemical compound CS(O)(=O)=O.C1CN(C)CCN1CC1=CC=C(C(=O)NC=2C=C(NC=3N=C(C=CN=3)C=3C=NC=CC=3)C(C)=CC=2)C=C1 YLMAHDNUQAMNNX-UHFFFAOYSA-N 0.000 description 2
- 238000001727 in vivo Methods 0.000 description 2
- PZOUSPYUWWUPPK-UHFFFAOYSA-N indole Natural products CC1=CC=CC2=C1C=CN2 PZOUSPYUWWUPPK-UHFFFAOYSA-N 0.000 description 2
- RKJUIXBNRJVNHR-UHFFFAOYSA-N indolenine Natural products C1=CC=C2CC=NC2=C1 RKJUIXBNRJVNHR-UHFFFAOYSA-N 0.000 description 2
- 239000004615 ingredient Substances 0.000 description 2
- 230000002401 inhibitory effect Effects 0.000 description 2
- 230000003834 intracellular effect Effects 0.000 description 2
- 238000001990 intravenous administration Methods 0.000 description 2
- UWKQSNNFCGGAFS-XIFFEERXSA-N irinotecan Chemical compound C1=C2C(CC)=C3CN(C(C4=C([C@@](C(=O)OC4)(O)CC)C=4)=O)C=4C3=NC2=CC=C1OC(=O)N(CC1)CCC1N1CCCCC1 UWKQSNNFCGGAFS-XIFFEERXSA-N 0.000 description 2
- 229960004768 irinotecan Drugs 0.000 description 2
- 208000028867 ischemia Diseases 0.000 description 2
- AWJUIBRHMBBTKR-UHFFFAOYSA-N isoquinoline Chemical compound C1=NC=CC2=CC=CC=C21 AWJUIBRHMBBTKR-UHFFFAOYSA-N 0.000 description 2
- 229960002247 lomustine Drugs 0.000 description 2
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 2
- 210000004962 mammalian cell Anatomy 0.000 description 2
- OCSMOTCMPXTDND-OUAUKWLOSA-N marimastat Chemical compound CNC(=O)[C@H](C(C)(C)C)NC(=O)[C@H](CC(C)C)[C@H](O)C(=O)NO OCSMOTCMPXTDND-OUAUKWLOSA-N 0.000 description 2
- 229950008959 marimastat Drugs 0.000 description 2
- SGDBTWWWUNNDEQ-LBPRGKRZSA-N melphalan Chemical compound OC(=O)[C@@H](N)CC1=CC=C(N(CCCl)CCCl)C=C1 SGDBTWWWUNNDEQ-LBPRGKRZSA-N 0.000 description 2
- 229960001924 melphalan Drugs 0.000 description 2
- GLVAUDGFNGKCSF-UHFFFAOYSA-N mercaptopurine Chemical compound S=C1NC=NC2=C1NC=N2 GLVAUDGFNGKCSF-UHFFFAOYSA-N 0.000 description 2
- 229960000907 methylthioninium chloride Drugs 0.000 description 2
- 239000007758 minimum essential medium Substances 0.000 description 2
- CFCUWKMKBJTWLW-BKHRDMLASA-N mithramycin Chemical compound O([C@@H]1C[C@@H](O[C@H](C)[C@H]1O)OC=1C=C2C=C3C[C@H]([C@@H](C(=O)C3=C(O)C2=C(O)C=1C)O[C@@H]1O[C@H](C)[C@@H](O)[C@H](O[C@@H]2O[C@H](C)[C@H](O)[C@H](O[C@@H]3O[C@H](C)[C@@H](O)[C@@](C)(O)C3)C2)C1)[C@H](OC)C(=O)[C@@H](O)[C@@H](C)O)[C@H]1C[C@@H](O)[C@H](O)[C@@H](C)O1 CFCUWKMKBJTWLW-BKHRDMLASA-N 0.000 description 2
- 229960004857 mitomycin Drugs 0.000 description 2
- KKZJGLLVHKMTCM-UHFFFAOYSA-N mitoxantrone Chemical compound O=C1C2=C(O)C=CC(O)=C2C(=O)C2=C1C(NCCNCCO)=CC=C2NCCNCCO KKZJGLLVHKMTCM-UHFFFAOYSA-N 0.000 description 2
- 239000001788 mono and diglycerides of fatty acids Substances 0.000 description 2
- 230000001537 neural effect Effects 0.000 description 2
- 230000000324 neuroprotective effect Effects 0.000 description 2
- 229960001756 oxaliplatin Drugs 0.000 description 2
- DWAFYCQODLXJNR-BNTLRKBRSA-L oxaliplatin Chemical compound O1C(=O)C(=O)O[Pt]11N[C@@H]2CCCC[C@H]2N1 DWAFYCQODLXJNR-BNTLRKBRSA-L 0.000 description 2
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 2
- 229960003171 plicamycin Drugs 0.000 description 2
- XOFYZVNMUHMLCC-ZPOLXVRWSA-N prednisone Chemical compound O=C1C=C[C@]2(C)[C@H]3C(=O)C[C@](C)([C@@](CC4)(O)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 XOFYZVNMUHMLCC-ZPOLXVRWSA-N 0.000 description 2
- 108060006633 protein kinase Proteins 0.000 description 2
- 108090000623 proteins and genes Proteins 0.000 description 2
- 239000000741 silica gel Substances 0.000 description 2
- 229910002027 silica gel Inorganic materials 0.000 description 2
- 210000003625 skull Anatomy 0.000 description 2
- 238000010186 staining Methods 0.000 description 2
- 239000005720 sucrose Substances 0.000 description 2
- 238000001356 surgical procedure Methods 0.000 description 2
- 239000006188 syrup Substances 0.000 description 2
- 235000020357 syrup Nutrition 0.000 description 2
- 238000002560 therapeutic procedure Methods 0.000 description 2
- BRNULMACUQOKMR-UHFFFAOYSA-N thiomorpholine Chemical compound C1CSCCN1 BRNULMACUQOKMR-UHFFFAOYSA-N 0.000 description 2
- 150000003577 thiophenes Chemical class 0.000 description 2
- 230000000699 topical effect Effects 0.000 description 2
- UCFGDBYHRUNTLO-QHCPKHFHSA-N topotecan Chemical compound C1=C(O)C(CN(C)C)=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 UCFGDBYHRUNTLO-QHCPKHFHSA-N 0.000 description 2
- 229960000303 topotecan Drugs 0.000 description 2
- 239000012588 trypsin Substances 0.000 description 2
- 229960003048 vinblastine Drugs 0.000 description 2
- OGWKCGZFUXNPDA-XQKSVPLYSA-N vincristine Chemical compound C([N@]1C[C@@H](C[C@]2(C(=O)OC)C=3C(=CC4=C([C@]56[C@H]([C@@]([C@H](OC(C)=O)[C@]7(CC)C=CCN([C@H]67)CC5)(O)C(=O)OC)N4C=O)C=3)OC)C[C@@](C1)(O)CC)CC1=C2NC2=CC=CC=C12 OGWKCGZFUXNPDA-XQKSVPLYSA-N 0.000 description 2
- 229960004528 vincristine Drugs 0.000 description 2
- OGWKCGZFUXNPDA-UHFFFAOYSA-N vincristine Natural products C1C(CC)(O)CC(CC2(C(=O)OC)C=3C(=CC4=C(C56C(C(C(OC(C)=O)C7(CC)C=CCN(C67)CC5)(O)C(=O)OC)N4C=O)C=3)OC)CN1CCC1=C2NC2=CC=CC=C12 OGWKCGZFUXNPDA-UHFFFAOYSA-N 0.000 description 2
- GBABOYUKABKIAF-GHYRFKGUSA-N vinorelbine Chemical compound C1N(CC=2C3=CC=CC=C3NC=22)CC(CC)=C[C@H]1C[C@]2(C(=O)OC)C1=CC([C@]23[C@H]([C@]([C@H](OC(C)=O)[C@]4(CC)C=CCN([C@H]34)CC2)(O)C(=O)OC)N2C)=C2C=C1OC GBABOYUKABKIAF-GHYRFKGUSA-N 0.000 description 2
- HFVMEOPYDLEHBR-UHFFFAOYSA-N (2-fluorophenyl)-phenylmethanol Chemical compound C=1C=CC=C(F)C=1C(O)C1=CC=CC=C1 HFVMEOPYDLEHBR-UHFFFAOYSA-N 0.000 description 1
- 125000004890 (C1-C6) alkylamino group Chemical group 0.000 description 1
- FDKXTQMXEQVLRF-ZHACJKMWSA-N (E)-dacarbazine Chemical compound CN(C)\N=N\c1[nH]cnc1C(N)=O FDKXTQMXEQVLRF-ZHACJKMWSA-N 0.000 description 1
- LKJPYSCBVHEWIU-KRWDZBQOSA-N (R)-bicalutamide Chemical compound C([C@@](O)(C)C(=O)NC=1C=C(C(C#N)=CC=1)C(F)(F)F)S(=O)(=O)C1=CC=C(F)C=C1 LKJPYSCBVHEWIU-KRWDZBQOSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- 125000001637 1-naphthyl group Chemical group [H]C1=C([H])C([H])=C2C(*)=C([H])C([H])=C([H])C2=C1[H] 0.000 description 1
- HYZJCKYKOHLVJF-UHFFFAOYSA-N 1H-benzimidazole Chemical compound C1=CC=C2NC=NC2=C1 HYZJCKYKOHLVJF-UHFFFAOYSA-N 0.000 description 1
- UEJJHQNACJXSKW-UHFFFAOYSA-N 2-(2,6-dioxopiperidin-3-yl)-1H-isoindole-1,3(2H)-dione Chemical compound O=C1C2=CC=CC=C2C(=O)N1C1CCC(=O)NC1=O UEJJHQNACJXSKW-UHFFFAOYSA-N 0.000 description 1
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 description 1
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 1
- QTWJRLJHJPIABL-UHFFFAOYSA-N 2-methylphenol;3-methylphenol;4-methylphenol Chemical compound CC1=CC=C(O)C=C1.CC1=CC=CC(O)=C1.CC1=CC=CC=C1O QTWJRLJHJPIABL-UHFFFAOYSA-N 0.000 description 1
- 125000001622 2-naphthyl group Chemical group [H]C1=C([H])C([H])=C2C([H])=C(*)C([H])=C([H])C2=C1[H] 0.000 description 1
- RSEBUVRVKCANEP-UHFFFAOYSA-N 2-pyrroline Chemical compound C1CC=CN1 RSEBUVRVKCANEP-UHFFFAOYSA-N 0.000 description 1
- MGADZUXDNSDTHW-UHFFFAOYSA-N 2H-pyran Chemical compound C1OC=CC=C1 MGADZUXDNSDTHW-UHFFFAOYSA-N 0.000 description 1
- NDMPLJNOPCLANR-UHFFFAOYSA-N 3,4-dihydroxy-15-(4-hydroxy-18-methoxycarbonyl-5,18-seco-ibogamin-18-yl)-16-methoxy-1-methyl-6,7-didehydro-aspidospermidine-3-carboxylic acid methyl ester Natural products C1C(CC)(O)CC(CC2(C(=O)OC)C=3C(=CC4=C(C56C(C(C(O)C7(CC)C=CCN(C67)CC5)(O)C(=O)OC)N4C)C=3)OC)CN1CCC1=C2NC2=CC=CC=C12 NDMPLJNOPCLANR-UHFFFAOYSA-N 0.000 description 1
- UMCMPZBLKLEWAF-BCTGSCMUSA-N 3-[(3-cholamidopropyl)dimethylammonio]propane-1-sulfonate Chemical compound C([C@H]1C[C@H]2O)[C@H](O)CC[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H]([C@@H](CCC(=O)NCCC[N+](C)(C)CCCS([O-])(=O)=O)C)[C@@]2(C)[C@@H](O)C1 UMCMPZBLKLEWAF-BCTGSCMUSA-N 0.000 description 1
- JWMKBJWNSOIXCF-UHFFFAOYSA-N 4,5-dibromo-n-methyl-n-(1-methylpiperidin-4-yl)thiophene-2-carboxamide Chemical compound C=1C(Br)=C(Br)SC=1C(=O)N(C)C1CCN(C)CC1 JWMKBJWNSOIXCF-UHFFFAOYSA-N 0.000 description 1
- USFXRYVNRUMABJ-UHFFFAOYSA-N 4,5-dibromothiophene-2-carboxylic acid Chemical compound OC(=O)C1=CC(Br)=C(Br)S1 USFXRYVNRUMABJ-UHFFFAOYSA-N 0.000 description 1
- OHOFLCOIYGJXJB-UHFFFAOYSA-N 4-(1-methoxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-carboxylic acid;2,2,2-trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F.C=1C=C2C(=NOC)CCC2=CC=1C=1C=C(C(O)=O)OC=1C1=CC=NC=C1 OHOFLCOIYGJXJB-UHFFFAOYSA-N 0.000 description 1
- QISOBCMNUJQOJU-UHFFFAOYSA-N 4-bromo-1h-pyrazole-5-carboxylic acid Chemical compound OC(=O)C=1NN=CC=1Br QISOBCMNUJQOJU-UHFFFAOYSA-N 0.000 description 1
- WKHCPGXKCNWUPK-UHFFFAOYSA-N 4-bromo-5-(1-methoxyimino-2,3-dihydroinden-5-yl)-n-methyl-n-(1-methylpiperidin-4-yl)thiophene-2-carboxamide Chemical compound C=1C=C2C(=NOC)CCC2=CC=1C(=C(C=1)Br)SC=1C(=O)N(C)C1CCN(C)CC1 WKHCPGXKCNWUPK-UHFFFAOYSA-N 0.000 description 1
- COYZTUXPHRHKGV-UHFFFAOYSA-N 4-methoxy-5-[3-(2-methoxy-4-nitro-5-sulfophenyl)-5-(phenylcarbamoyl)-1h-tetrazol-2-yl]-2-nitrobenzenesulfonic acid Chemical compound COC1=CC([N+]([O-])=O)=C(S(O)(=O)=O)C=C1N1N(C=2C(=CC(=C(C=2)S(O)(=O)=O)[N+]([O-])=O)OC)N=C(C(=O)NC=2C=CC=CC=2)N1 COYZTUXPHRHKGV-UHFFFAOYSA-N 0.000 description 1
- CFBVWCHTNQHZLT-UHFFFAOYSA-N 4-methoxy-5-[3-(2-methoxy-4-nitro-5-sulfophenyl)-5-(phenylcarbamoyl)tetrazol-3-ium-2-yl]-2-nitrobenzenesulfonate Chemical compound COC1=CC([N+]([O-])=O)=C(S([O-])(=O)=O)C=C1N1[N+](C=2C(=CC(=C(C=2)S(O)(=O)=O)[N+]([O-])=O)OC)=NC(C(=O)NC=2C=CC=CC=2)=N1 CFBVWCHTNQHZLT-UHFFFAOYSA-N 0.000 description 1
- 125000000339 4-pyridyl group Chemical group N1=C([H])C([H])=C([*])C([H])=C1[H] 0.000 description 1
- UOHHVCYLYIQXFG-UHFFFAOYSA-N 5-[2-[4-(aminomethyl)phenyl]-5-pyridin-4-yl-1h-imidazol-4-yl]-2-chlorophenol Chemical compound C1=CC(CN)=CC=C1C1=NC(C=2C=C(O)C(Cl)=CC=2)=C(C=2C=CN=CC=2)N1 UOHHVCYLYIQXFG-UHFFFAOYSA-N 0.000 description 1
- PXRKCOCTEMYUEG-UHFFFAOYSA-N 5-aminoisoindole-1,3-dione Chemical compound NC1=CC=C2C(=O)NC(=O)C2=C1 PXRKCOCTEMYUEG-UHFFFAOYSA-N 0.000 description 1
- KSONICAHAPRCMV-UHFFFAOYSA-N 5-bromo-2,3-dihydroinden-1-one Chemical compound BrC1=CC=C2C(=O)CCC2=C1 KSONICAHAPRCMV-UHFFFAOYSA-N 0.000 description 1
- JAVMRYUQNRFNMQ-UHFFFAOYSA-N 5-bromo-n-methoxy-2,3-dihydroinden-1-imine Chemical compound BrC1=CC=C2C(=NOC)CCC2=C1 JAVMRYUQNRFNMQ-UHFFFAOYSA-N 0.000 description 1
- RXGJTUSBYWCRBK-UHFFFAOYSA-M 5-methylphenazinium methyl sulfate Chemical compound COS([O-])(=O)=O.C1=CC=C2[N+](C)=C(C=CC=C3)C3=NC2=C1 RXGJTUSBYWCRBK-UHFFFAOYSA-M 0.000 description 1
- WYWHKKSPHMUBEB-UHFFFAOYSA-N 6-Mercaptoguanine Natural products N1C(N)=NC(=S)C2=C1N=CN2 WYWHKKSPHMUBEB-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical group [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- 101150019464 ARAF gene Proteins 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 1
- 208000010507 Adenocarcinoma of Lung Diseases 0.000 description 1
- 229920001817 Agar Polymers 0.000 description 1
- GUBGYTABKSRVRQ-XLOQQCSPSA-N Alpha-Lactose Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@H]1O[C@@H]1[C@@H](CO)O[C@H](O)[C@H](O)[C@H]1O GUBGYTABKSRVRQ-XLOQQCSPSA-N 0.000 description 1
- 102000009840 Angiopoietins Human genes 0.000 description 1
- 108010009906 Angiopoietins Proteins 0.000 description 1
- BFYIZQONLCFLEV-DAELLWKTSA-N Aromasine Chemical compound O=C1C=C[C@]2(C)[C@H]3CC[C@](C)(C(CC4)=O)[C@@H]4[C@@H]3CC(=C)C2=C1 BFYIZQONLCFLEV-DAELLWKTSA-N 0.000 description 1
- 239000002028 Biomass Substances 0.000 description 1
- 206010006187 Breast cancer Diseases 0.000 description 1
- 208000026310 Breast neoplasm Diseases 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical group [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- VMNCQISOPQBTLR-UHFFFAOYSA-N C=1C=C2C(=NOC)CCC2=CC=1C1=CN=CC=C1C=1C=CSC=1C(=O)N(C)C1CCN(C)CC1 Chemical compound C=1C=C2C(=NOC)CCC2=CC=1C1=CN=CC=C1C=1C=CSC=1C(=O)N(C)C1CCN(C)CC1 VMNCQISOPQBTLR-UHFFFAOYSA-N 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical group [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- 108010001857 Cell Surface Receptors Proteins 0.000 description 1
- 102000000844 Cell Surface Receptors Human genes 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical group [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- 208000001333 Colorectal Neoplasms Diseases 0.000 description 1
- 102100031480 Dual specificity mitogen-activated protein kinase kinase 1 Human genes 0.000 description 1
- 101710146526 Dual specificity mitogen-activated protein kinase kinase 1 Proteins 0.000 description 1
- 102100023266 Dual specificity mitogen-activated protein kinase kinase 2 Human genes 0.000 description 1
- 101710146529 Dual specificity mitogen-activated protein kinase kinase 2 Proteins 0.000 description 1
- 208000005189 Embolism Diseases 0.000 description 1
- 102000050554 Eph Family Receptors Human genes 0.000 description 1
- 108091008815 Eph receptors Proteins 0.000 description 1
- PIICEJLVQHRZGT-UHFFFAOYSA-N Ethylenediamine Chemical compound NCCN PIICEJLVQHRZGT-UHFFFAOYSA-N 0.000 description 1
- 239000004606 Fillers/Extenders Substances 0.000 description 1
- 108010010803 Gelatin Proteins 0.000 description 1
- CEAZRRDELHUEMR-URQXQFDESA-N Gentamicin Chemical compound O1[C@H](C(C)NC)CC[C@@H](N)[C@H]1O[C@H]1[C@H](O)[C@@H](O[C@@H]2[C@@H]([C@@H](NC)[C@@](C)(O)CO2)O)[C@H](N)C[C@@H]1N CEAZRRDELHUEMR-URQXQFDESA-N 0.000 description 1
- 229930182566 Gentamicin Natural products 0.000 description 1
- 102000005720 Glutathione transferase Human genes 0.000 description 1
- 108010070675 Glutathione transferase Proteins 0.000 description 1
- 108010069236 Goserelin Proteins 0.000 description 1
- 239000007995 HEPES buffer Substances 0.000 description 1
- 208000010496 Heart Arrest Diseases 0.000 description 1
- 108090000100 Hepatocyte Growth Factor Proteins 0.000 description 1
- 102100021866 Hepatocyte growth factor Human genes 0.000 description 1
- 241000238631 Hexapoda Species 0.000 description 1
- 101000904173 Homo sapiens Progonadoliberin-1 Proteins 0.000 description 1
- 101000984753 Homo sapiens Serine/threonine-protein kinase B-raf Proteins 0.000 description 1
- 206010021143 Hypoxia Diseases 0.000 description 1
- WRYCSMQKUKOKBP-UHFFFAOYSA-N Imidazolidine Chemical compound C1CNCN1 WRYCSMQKUKOKBP-UHFFFAOYSA-N 0.000 description 1
- 208000005045 Interdigitating dendritic cell sarcoma Diseases 0.000 description 1
- 101150105104 Kras gene Proteins 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- 229940124647 MEK inhibitor Drugs 0.000 description 1
- 239000007993 MOPS buffer Substances 0.000 description 1
- 102100024193 Mitogen-activated protein kinase 1 Human genes 0.000 description 1
- 208000005314 Multi-Infarct Dementia Diseases 0.000 description 1
- 208000012902 Nervous system disease Diseases 0.000 description 1
- 208000025966 Neurological disease Diseases 0.000 description 1
- 238000010826 Nissl staining Methods 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 208000015914 Non-Hodgkin lymphomas Diseases 0.000 description 1
- BAGGBHZQRAKAIO-UHFFFAOYSA-N O1C=CC(C=2C(=CN=CC=2)C=2C=C3CCC(C3=CC=2)=NO)=C1C(=O)N(C)CCN(C)C Chemical compound O1C=CC(C=2C(=CN=CC=2)C=2C=C3CCC(C3=CC=2)=NO)=C1C(=O)N(C)CCN(C)C BAGGBHZQRAKAIO-UHFFFAOYSA-N 0.000 description 1
- KFZFLGGNFFNIKN-UHFFFAOYSA-N OBO.C1=CC=C2C(=O)CCC2=C1 Chemical class OBO.C1=CC=C2C(=O)CCC2=C1 KFZFLGGNFFNIKN-UHFFFAOYSA-N 0.000 description 1
- ZCQWOFVYLHDMMC-UHFFFAOYSA-N Oxazole Chemical compound C1=COC=N1 ZCQWOFVYLHDMMC-UHFFFAOYSA-N 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- 235000019483 Peanut oil Nutrition 0.000 description 1
- 229930182555 Penicillin Natural products 0.000 description 1
- JGSARLDLIJGVTE-MBNYWOFBSA-N Penicillin G Chemical compound N([C@H]1[C@H]2SC([C@@H](N2C1=O)C(O)=O)(C)C)C(=O)CC1=CC=CC=C1 JGSARLDLIJGVTE-MBNYWOFBSA-N 0.000 description 1
- 102100024028 Progonadoliberin-1 Human genes 0.000 description 1
- 102000001708 Protein Isoforms Human genes 0.000 description 1
- 108010029485 Protein Isoforms Proteins 0.000 description 1
- 102000004022 Protein-Tyrosine Kinases Human genes 0.000 description 1
- 108090000412 Protein-Tyrosine Kinases Proteins 0.000 description 1
- 102000016971 Proto-Oncogene Proteins c-kit Human genes 0.000 description 1
- 108010014608 Proto-Oncogene Proteins c-kit Proteins 0.000 description 1
- CZPWVGJYEJSRLH-UHFFFAOYSA-N Pyrimidine Chemical compound C1=CN=CN=C1 CZPWVGJYEJSRLH-UHFFFAOYSA-N 0.000 description 1
- 102100033479 RAF proto-oncogene serine/threonine-protein kinase Human genes 0.000 description 1
- 101710141955 RAF proto-oncogene serine/threonine-protein kinase Proteins 0.000 description 1
- 241000700159 Rattus Species 0.000 description 1
- 206010041067 Small cell lung cancer Diseases 0.000 description 1
- 235000021355 Stearic acid Nutrition 0.000 description 1
- 101000996723 Sus scrofa Gonadotropin-releasing hormone receptor Proteins 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric Acid Chemical compound [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- 229940123237 Taxane Drugs 0.000 description 1
- FZWLAAWBMGSTSO-UHFFFAOYSA-N Thiazole Chemical compound C1=CSC=N1 FZWLAAWBMGSTSO-UHFFFAOYSA-N 0.000 description 1
- 208000032109 Transient ischaemic attack Diseases 0.000 description 1
- 208000030886 Traumatic Brain injury Diseases 0.000 description 1
- 201000004810 Vascular dementia Diseases 0.000 description 1
- JXLYSJRDGCGARV-WWYNWVTFSA-N Vinblastine Natural products O=C(O[C@H]1[C@](O)(C(=O)OC)[C@@H]2N(C)c3c(cc(c(OC)c3)[C@]3(C(=O)OC)c4[nH]c5c(c4CCN4C[C@](O)(CC)C[C@H](C3)C4)cccc5)[C@@]32[C@H]2[C@@]1(CC)C=CCN2CC3)C JXLYSJRDGCGARV-WWYNWVTFSA-N 0.000 description 1
- 229940122803 Vinca alkaloid Drugs 0.000 description 1
- AUYLVPGDOVEOML-UHFFFAOYSA-N [6-hydroxy-2-(4-hydroxyphenyl)-1-benzothiophen-3-yl]-[4-(piperidin-1-ylmethoxy)phenyl]methanone Chemical compound C1=CC(O)=CC=C1C1=C(C(=O)C=2C=CC(OCN3CCCCC3)=CC=2)C2=CC=C(O)C=C2S1 AUYLVPGDOVEOML-UHFFFAOYSA-N 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 230000004913 activation Effects 0.000 description 1
- 230000009692 acute damage Effects 0.000 description 1
- 239000000654 additive Substances 0.000 description 1
- 239000000443 aerosol Substances 0.000 description 1
- 239000008272 agar Substances 0.000 description 1
- 235000010419 agar Nutrition 0.000 description 1
- 239000000556 agonist Substances 0.000 description 1
- 125000003342 alkenyl group Chemical group 0.000 description 1
- 125000004414 alkyl thio group Chemical group 0.000 description 1
- 229940100198 alkylating agent Drugs 0.000 description 1
- 239000002168 alkylating agent Substances 0.000 description 1
- 229960000473 altretamine Drugs 0.000 description 1
- 239000003194 amino acid receptor blocking agent Substances 0.000 description 1
- 150000001413 amino acids Chemical class 0.000 description 1
- 125000003277 amino group Chemical group 0.000 description 1
- 125000004397 aminosulfonyl group Chemical group NS(=O)(=O)* 0.000 description 1
- 239000003708 ampul Substances 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 229960002932 anastrozole Drugs 0.000 description 1
- 230000033115 angiogenesis Effects 0.000 description 1
- 239000005557 antagonist Substances 0.000 description 1
- 239000003242 anti bacterial agent Substances 0.000 description 1
- 230000002280 anti-androgenic effect Effects 0.000 description 1
- 230000001093 anti-cancer Effects 0.000 description 1
- 229940046836 anti-estrogen Drugs 0.000 description 1
- 230000001833 anti-estrogenic effect Effects 0.000 description 1
- 230000000259 anti-tumor effect Effects 0.000 description 1
- 239000000051 antiandrogen Substances 0.000 description 1
- 229940030495 antiandrogen sex hormone and modulator of the genital system Drugs 0.000 description 1
- 229940088710 antibiotic agent Drugs 0.000 description 1
- 238000011319 anticancer therapy Methods 0.000 description 1
- 229940045719 antineoplastic alkylating agent nitrosoureas Drugs 0.000 description 1
- 239000007900 aqueous suspension Substances 0.000 description 1
- 229910052786 argon Inorganic materials 0.000 description 1
- 239000012300 argon atmosphere Substances 0.000 description 1
- 239000003886 aromatase inhibitor Substances 0.000 description 1
- 229940046844 aromatase inhibitors Drugs 0.000 description 1
- 238000003556 assay Methods 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 239000002774 b raf kinase inhibitor Substances 0.000 description 1
- 230000001580 bacterial effect Effects 0.000 description 1
- RFRXIWQYSOIBDI-UHFFFAOYSA-N benzarone Chemical compound CCC=1OC2=CC=CC=C2C=1C(=O)C1=CC=C(O)C=C1 RFRXIWQYSOIBDI-UHFFFAOYSA-N 0.000 description 1
- WXBLLCUINBKULX-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1.OC(=O)C1=CC=CC=C1 WXBLLCUINBKULX-UHFFFAOYSA-N 0.000 description 1
- 229960000997 bicalutamide Drugs 0.000 description 1
- 230000003115 biocidal effect Effects 0.000 description 1
- 230000036770 blood supply Effects 0.000 description 1
- 210000004204 blood vessel Anatomy 0.000 description 1
- 238000007664 blowing Methods 0.000 description 1
- 201000008275 breast carcinoma Diseases 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Chemical group BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- 239000000872 buffer Substances 0.000 description 1
- OSGAYBCDTDRGGQ-UHFFFAOYSA-L calcium sulfate Chemical compound [Ca+2].[O-]S([O-])(=O)=O OSGAYBCDTDRGGQ-UHFFFAOYSA-L 0.000 description 1
- VSJKWCGYPAHWDS-FQEVSTJZSA-N camptothecin Chemical compound C1=CC=C2C=C(CN3C4=CC5=C(C3=O)COC(=O)[C@]5(O)CC)C4=NC2=C1 VSJKWCGYPAHWDS-FQEVSTJZSA-N 0.000 description 1
- 150000001721 carbon Chemical group 0.000 description 1
- 229910052799 carbon Inorganic materials 0.000 description 1
- 238000004113 cell culture Methods 0.000 description 1
- 230000005779 cell damage Effects 0.000 description 1
- 230000010261 cell growth Effects 0.000 description 1
- 208000037887 cell injury Diseases 0.000 description 1
- 210000000170 cell membrane Anatomy 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 239000000460 chlorine Chemical group 0.000 description 1
- 229910052801 chlorine Inorganic materials 0.000 description 1
- 230000006999 cognitive decline Effects 0.000 description 1
- 208000010877 cognitive disease Diseases 0.000 description 1
- 238000004440 column chromatography Methods 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 229940111134 coxibs Drugs 0.000 description 1
- 229930003836 cresol Natural products 0.000 description 1
- 239000013058 crude material Substances 0.000 description 1
- IGARGHRYKHJQSM-UHFFFAOYSA-N cyclohexylbenzene Chemical compound C1CCCCC1C1=CC=CC=C1 IGARGHRYKHJQSM-UHFFFAOYSA-N 0.000 description 1
- 239000003255 cyclooxygenase 2 inhibitor Substances 0.000 description 1
- VDIHFNQRHGYISG-UHFFFAOYSA-N cyclopentylbenzene Chemical compound C1CCCC1C1=CC=CC=C1 VDIHFNQRHGYISG-UHFFFAOYSA-N 0.000 description 1
- 229960000978 cyproterone acetate Drugs 0.000 description 1
- UWFYSQMTEOIJJG-FDTZYFLXSA-N cyproterone acetate Chemical compound C1=C(Cl)C2=CC(=O)[C@@H]3C[C@@H]3[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@@](C(C)=O)(OC(=O)C)[C@@]1(C)CC2 UWFYSQMTEOIJJG-FDTZYFLXSA-N 0.000 description 1
- 230000001086 cytosolic effect Effects 0.000 description 1
- 231100000433 cytotoxic Toxicity 0.000 description 1
- 230000001472 cytotoxic effect Effects 0.000 description 1
- 229960003901 dacarbazine Drugs 0.000 description 1
- 230000034994 death Effects 0.000 description 1
- 239000008367 deionised water Substances 0.000 description 1
- 229910021641 deionized water Inorganic materials 0.000 description 1
- 229940029030 dendritic cell vaccine Drugs 0.000 description 1
- 150000004985 diamines Chemical class 0.000 description 1
- 208000035475 disorder Diseases 0.000 description 1
- 150000004141 diterpene derivatives Chemical class 0.000 description 1
- 239000000839 emulsion Substances 0.000 description 1
- 230000007613 environmental effect Effects 0.000 description 1
- 239000002532 enzyme inhibitor Substances 0.000 description 1
- 210000002615 epidermis Anatomy 0.000 description 1
- 239000000328 estrogen antagonist Substances 0.000 description 1
- VJJPUSNTGOMMGY-MRVIYFEKSA-N etoposide Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@H](C)OC[C@H]4O3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 VJJPUSNTGOMMGY-MRVIYFEKSA-N 0.000 description 1
- 229960005420 etoposide Drugs 0.000 description 1
- 230000002964 excitative effect Effects 0.000 description 1
- 230000007717 exclusion Effects 0.000 description 1
- 229960000255 exemestane Drugs 0.000 description 1
- 230000001747 exhibiting effect Effects 0.000 description 1
- 208000021045 exocrine pancreatic carcinoma Diseases 0.000 description 1
- 239000013604 expression vector Substances 0.000 description 1
- DBEPLOCGEIEOCV-WSBQPABSSA-N finasteride Chemical compound N([C@@H]1CC2)C(=O)C=C[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H](C(=O)NC(C)(C)C)[C@@]2(C)CC1 DBEPLOCGEIEOCV-WSBQPABSSA-N 0.000 description 1
- 229960004039 finasteride Drugs 0.000 description 1
- ODKNJVUHOIMIIZ-RRKCRQDMSA-N floxuridine Chemical compound C1[C@H](O)[C@@H](CO)O[C@H]1N1C(=O)NC(=O)C(F)=C1 ODKNJVUHOIMIIZ-RRKCRQDMSA-N 0.000 description 1
- 229960000390 fludarabine Drugs 0.000 description 1
- GIUYCYHIANZCFB-FJFJXFQQSA-N fludarabine phosphate Chemical compound C1=NC=2C(N)=NC(F)=NC=2N1[C@@H]1O[C@H](COP(O)(O)=O)[C@@H](O)[C@@H]1O GIUYCYHIANZCFB-FJFJXFQQSA-N 0.000 description 1
- 239000012530 fluid Substances 0.000 description 1
- 238000002073 fluorescence micrograph Methods 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 125000001153 fluoro group Chemical group F* 0.000 description 1
- 150000005699 fluoropyrimidines Chemical class 0.000 description 1
- 229960002074 flutamide Drugs 0.000 description 1
- MKXKFYHWDHIYRV-UHFFFAOYSA-N flutamide Chemical compound CC(C)C(=O)NC1=CC=C([N+]([O-])=O)C(C(F)(F)F)=C1 MKXKFYHWDHIYRV-UHFFFAOYSA-N 0.000 description 1
- 239000012737 fresh medium Substances 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 108020001507 fusion proteins Proteins 0.000 description 1
- 102000037865 fusion proteins Human genes 0.000 description 1
- 239000008273 gelatin Substances 0.000 description 1
- 229920000159 gelatin Polymers 0.000 description 1
- 235000019322 gelatine Nutrition 0.000 description 1
- 235000011852 gelatine desserts Nutrition 0.000 description 1
- SDUQYLNIPVEERB-QPPQHZFASA-N gemcitabine Chemical compound O=C1N=C(N)C=CN1[C@H]1C(F)(F)[C@H](O)[C@@H](CO)O1 SDUQYLNIPVEERB-QPPQHZFASA-N 0.000 description 1
- 229960005277 gemcitabine Drugs 0.000 description 1
- 238000007429 general method Methods 0.000 description 1
- 229960002518 gentamicin Drugs 0.000 description 1
- 239000003862 glucocorticoid Substances 0.000 description 1
- 230000007946 glucose deprivation Effects 0.000 description 1
- 229940074045 glyceryl distearate Drugs 0.000 description 1
- 229940075507 glyceryl monostearate Drugs 0.000 description 1
- XLXSAKCOAKORKW-UHFFFAOYSA-N gonadorelin Chemical compound C1CCC(C(=O)NCC(N)=O)N1C(=O)C(CCCN=C(N)N)NC(=O)C(CC(C)C)NC(=O)CNC(=O)C(NC(=O)C(CO)NC(=O)C(CC=1C2=CC=CC=C2NC=1)NC(=O)C(CC=1NC=NC=1)NC(=O)C1NC(=O)CC1)CC1=CC=C(O)C=C1 XLXSAKCOAKORKW-UHFFFAOYSA-N 0.000 description 1
- 229960003690 goserelin acetate Drugs 0.000 description 1
- 239000003102 growth factor Substances 0.000 description 1
- 230000009036 growth inhibition Effects 0.000 description 1
- 229920000591 gum Polymers 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 238000013537 high throughput screening Methods 0.000 description 1
- 210000001320 hippocampus Anatomy 0.000 description 1
- 230000003054 hormonal effect Effects 0.000 description 1
- 102000050152 human BRAF Human genes 0.000 description 1
- 150000004677 hydrates Chemical class 0.000 description 1
- XNXVOSBNFZWHBV-UHFFFAOYSA-N hydron;o-methylhydroxylamine;chloride Chemical compound Cl.CON XNXVOSBNFZWHBV-UHFFFAOYSA-N 0.000 description 1
- 230000007954 hypoxia Effects 0.000 description 1
- 238000007654 immersion Methods 0.000 description 1
- 229940127121 immunoconjugate Drugs 0.000 description 1
- 238000009169 immunotherapy Methods 0.000 description 1
- 238000011534 incubation Methods 0.000 description 1
- 230000002757 inflammatory effect Effects 0.000 description 1
- 238000001802 infusion Methods 0.000 description 1
- 230000010354 integration Effects 0.000 description 1
- 230000003993 interaction Effects 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000007912 intraperitoneal administration Methods 0.000 description 1
- 239000011630 iodine Chemical group 0.000 description 1
- 229910052740 iodine Chemical group 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 150000002576 ketones Chemical class 0.000 description 1
- 238000000021 kinase assay Methods 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 229960003881 letrozole Drugs 0.000 description 1
- HPJKCIUCZWXJDR-UHFFFAOYSA-N letrozole Chemical compound C1=CC(C#N)=CC=C1C(N1N=CN=C1)C1=CC=C(C#N)C=C1 HPJKCIUCZWXJDR-UHFFFAOYSA-N 0.000 description 1
- 230000007774 longterm Effects 0.000 description 1
- 239000007937 lozenge Substances 0.000 description 1
- 201000005249 lung adenocarcinoma Diseases 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- 230000007246 mechanism Effects 0.000 description 1
- HAWPXGHAZFHHAD-UHFFFAOYSA-N mechlorethamine Chemical compound ClCCN(C)CCCl HAWPXGHAZFHHAD-UHFFFAOYSA-N 0.000 description 1
- 229960004961 mechlorethamine Drugs 0.000 description 1
- 229960004296 megestrol acetate Drugs 0.000 description 1
- RQZAXGRLVPAYTJ-GQFGMJRRSA-N megestrol acetate Chemical compound C1=C(C)C2=CC(=O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@@](C(C)=O)(OC(=O)C)[C@@]1(C)CC2 RQZAXGRLVPAYTJ-GQFGMJRRSA-N 0.000 description 1
- 239000012528 membrane Substances 0.000 description 1
- 229960001428 mercaptopurine Drugs 0.000 description 1
- 108020004999 messenger RNA Proteins 0.000 description 1
- 239000002207 metabolite Substances 0.000 description 1
- 239000003475 metalloproteinase inhibitor Substances 0.000 description 1
- 229960000485 methotrexate Drugs 0.000 description 1
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 229960001156 mitoxantrone Drugs 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- CURJNMSGPBXOGK-UHFFFAOYSA-N n',n'-di(propan-2-yl)ethane-1,2-diamine Chemical compound CC(C)N(C(C)C)CCN CURJNMSGPBXOGK-UHFFFAOYSA-N 0.000 description 1
- XRYGCVVVDCEPRL-UHFFFAOYSA-N n,1-dimethylpiperidin-4-amine Chemical compound CNC1CCN(C)CC1 XRYGCVVVDCEPRL-UHFFFAOYSA-N 0.000 description 1
- BLCLNMBMMGCOAS-UHFFFAOYSA-N n-[1-[[1-[[1-[[1-[[1-[[1-[[1-[2-[(carbamoylamino)carbamoyl]pyrrolidin-1-yl]-5-(diaminomethylideneamino)-1-oxopentan-2-yl]amino]-4-methyl-1-oxopentan-2-yl]amino]-3-[(2-methylpropan-2-yl)oxy]-1-oxopropan-2-yl]amino]-3-(4-hydroxyphenyl)-1-oxopropan-2-yl]amin Chemical compound C1CCC(C(=O)NNC(N)=O)N1C(=O)C(CCCN=C(N)N)NC(=O)C(CC(C)C)NC(=O)C(COC(C)(C)C)NC(=O)C(NC(=O)C(CO)NC(=O)C(CC=1C2=CC=CC=C2NC=1)NC(=O)C(CC=1NC=NC=1)NC(=O)C1NC(=O)CC1)CC1=CC=C(O)C=C1 BLCLNMBMMGCOAS-UHFFFAOYSA-N 0.000 description 1
- OLHJKQPJFJJGLM-UHFFFAOYSA-N n-[2-(dimethylamino)ethyl]-n-methyl-5-(1-oxo-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C=C2C(=O)CCC2=CC=1C=1OC(C(=O)N(C)CCN(C)C)=CC=1C1=CC=NC=C1 OLHJKQPJFJJGLM-UHFFFAOYSA-N 0.000 description 1
- BXWOESWASIJEJS-UHFFFAOYSA-N n-[2-[di(propan-2-yl)amino]ethyl]-5-(1-oxo-2,3-dihydroinden-5-yl)-4-pyridin-4-ylfuran-2-carboxamide Chemical compound C=1C=C2C(=O)CCC2=CC=1C=1OC(C(=O)NCCN(C(C)C)C(C)C)=CC=1C1=CC=NC=C1 BXWOESWASIJEJS-UHFFFAOYSA-N 0.000 description 1
- KJFVZIRYQRSDML-UHFFFAOYSA-N n-methyl-n-(1-methylpiperidin-4-yl)-5-(1-oxo-2,3-dihydroinden-5-yl)-4-pyridin-4-ylthiophene-2-carboxamide Chemical compound C=1C(C=2C=CN=CC=2)=C(C=2C=C3CCC(=O)C3=CC=2)SC=1C(=O)N(C)C1CCN(C)CC1 KJFVZIRYQRSDML-UHFFFAOYSA-N 0.000 description 1
- PSZYNBSKGUBXEH-UHFFFAOYSA-N naphthalene-1-sulfonic acid Chemical compound C1=CC=C2C(S(=O)(=O)O)=CC=CC2=C1 PSZYNBSKGUBXEH-UHFFFAOYSA-N 0.000 description 1
- 230000017095 negative regulation of cell growth Effects 0.000 description 1
- 230000016273 neuron death Effects 0.000 description 1
- 230000003961 neuronal insult Effects 0.000 description 1
- 229960002653 nilutamide Drugs 0.000 description 1
- XWXYUMMDTVBTOU-UHFFFAOYSA-N nilutamide Chemical compound O=C1C(C)(C)NC(=O)N1C1=CC=C([N+]([O-])=O)C(C(F)(F)F)=C1 XWXYUMMDTVBTOU-UHFFFAOYSA-N 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 1
- OQCDKBAXFALNLD-UHFFFAOYSA-N octadecanoic acid Natural products CCCCCCCC(C)CCCCCCCCC(O)=O OQCDKBAXFALNLD-UHFFFAOYSA-N 0.000 description 1
- 239000004006 olive oil Substances 0.000 description 1
- 235000008390 olive oil Nutrition 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 150000003891 oxalate salts Chemical class 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- LXNAVEXFUKBNMK-UHFFFAOYSA-N palladium(II) acetate Substances [Pd].CC(O)=O.CC(O)=O LXNAVEXFUKBNMK-UHFFFAOYSA-N 0.000 description 1
- 208000008443 pancreatic carcinoma Diseases 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 230000037361 pathway Effects 0.000 description 1
- 239000000312 peanut oil Substances 0.000 description 1
- 239000001814 pectin Substances 0.000 description 1
- 235000010987 pectin Nutrition 0.000 description 1
- 229920001277 pectin Polymers 0.000 description 1
- 239000008188 pellet Substances 0.000 description 1
- 230000000149 penetrating effect Effects 0.000 description 1
- 229940049954 penicillin Drugs 0.000 description 1
- 230000000144 pharmacologic effect Effects 0.000 description 1
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- 229940080469 phosphocellulose Drugs 0.000 description 1
- 239000004033 plastic Substances 0.000 description 1
- 239000000843 powder Substances 0.000 description 1
- 229960004618 prednisone Drugs 0.000 description 1
- 238000000159 protein binding assay Methods 0.000 description 1
- 102000004169 proteins and genes Human genes 0.000 description 1
- USPWKWBDZOARPV-UHFFFAOYSA-N pyrazolidine Chemical compound C1CNNC1 USPWKWBDZOARPV-UHFFFAOYSA-N 0.000 description 1
- ZVJHJDDKYZXRJI-UHFFFAOYSA-N pyrroline Natural products C1CC=NC1 ZVJHJDDKYZXRJI-UHFFFAOYSA-N 0.000 description 1
- 239000002534 radiation-sensitizing agent Substances 0.000 description 1
- 238000001959 radiotherapy Methods 0.000 description 1
- 229960004622 raloxifene Drugs 0.000 description 1
- GZUITABIAKMVPG-UHFFFAOYSA-N raloxifene Chemical compound C1=CC(O)=CC=C1C1=C(C(=O)C=2C=CC(OCCN3CCCCC3)=CC=2)C2=CC=C(O)C=C2S1 GZUITABIAKMVPG-UHFFFAOYSA-N 0.000 description 1
- 230000002829 reductive effect Effects 0.000 description 1
- 230000004044 response Effects 0.000 description 1
- 208000029922 reticulum cell sarcoma Diseases 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- PYWVYCXTNDRMGF-UHFFFAOYSA-N rhodamine B Chemical compound [Cl-].C=12C=CC(=[N+](CC)CC)C=C2OC2=CC(N(CC)CC)=CC=C2C=1C1=CC=CC=C1C(O)=O PYWVYCXTNDRMGF-UHFFFAOYSA-N 0.000 description 1
- 102200006532 rs112445441 Human genes 0.000 description 1
- 108700004121 sarkosyl Proteins 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 238000002821 scintillation proximity assay Methods 0.000 description 1
- 230000019491 signal transduction Effects 0.000 description 1
- 239000000377 silicon dioxide Substances 0.000 description 1
- 208000000587 small cell lung carcinoma Diseases 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- KSAVQLQVUXSOCR-UHFFFAOYSA-M sodium lauroyl sarcosinate Chemical compound [Na+].CCCCCCCCCCCC(=O)N(C)CC([O-])=O KSAVQLQVUXSOCR-UHFFFAOYSA-M 0.000 description 1
- 239000007790 solid phase Substances 0.000 description 1
- 238000005063 solubilization Methods 0.000 description 1
- 230000007928 solubilization Effects 0.000 description 1
- 238000012453 sprague-dawley rat model Methods 0.000 description 1
- 239000007858 starting material Substances 0.000 description 1
- 239000008117 stearic acid Substances 0.000 description 1
- 230000000707 stereoselective effect Effects 0.000 description 1
- 238000007920 subcutaneous administration Methods 0.000 description 1
- 125000005420 sulfonamido group Chemical group S(=O)(=O)(N*)* 0.000 description 1
- 239000000725 suspension Substances 0.000 description 1
- 238000007910 systemic administration Methods 0.000 description 1
- 229940037128 systemic glucocorticoids Drugs 0.000 description 1
- 239000000454 talc Substances 0.000 description 1
- 229910052623 talc Inorganic materials 0.000 description 1
- 235000012222 talc Nutrition 0.000 description 1
- 229960001603 tamoxifen Drugs 0.000 description 1
- DKPFODGZWDEEBT-QFIAKTPHSA-N taxane Chemical class C([C@]1(C)CCC[C@@H](C)[C@H]1C1)C[C@H]2[C@H](C)CC[C@@H]1C2(C)C DKPFODGZWDEEBT-QFIAKTPHSA-N 0.000 description 1
- NRUKOCRGYNPUPR-QBPJDGROSA-N teniposide Chemical compound COC1=C(O)C(OC)=CC([C@@H]2C3=CC=4OCOC=4C=C3[C@@H](O[C@H]3[C@@H]([C@@H](O)[C@@H]4O[C@@H](OC[C@H]4O3)C=3SC=CC=3)O)[C@@H]3[C@@H]2C(OC3)=O)=C1 NRUKOCRGYNPUPR-QBPJDGROSA-N 0.000 description 1
- 229960001278 teniposide Drugs 0.000 description 1
- PWHSDEJZMIZXMJ-UHFFFAOYSA-N tert-butyl 4-(1-methoxyimino-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-carboxylate Chemical compound C=1C=C2C(=NOC)CCC2=CC=1C=1C=C(C(=O)OC(C)(C)C)OC=1C1=CC=NC=C1 PWHSDEJZMIZXMJ-UHFFFAOYSA-N 0.000 description 1
- XNNUHKBHSOXZTJ-UHFFFAOYSA-N tert-butyl 4-[[4-(1-oxo-2,3-dihydroinden-5-yl)-5-pyridin-4-ylfuran-2-carbonyl]amino]piperidine-1-carboxylate Chemical compound C1CN(C(=O)OC(C)(C)C)CCC1NC(=O)C1=CC(C=2C=C3CCC(=O)C3=CC=2)=C(C=2C=CN=CC=2)O1 XNNUHKBHSOXZTJ-UHFFFAOYSA-N 0.000 description 1
- LZRDHSFPLUWYAX-UHFFFAOYSA-N tert-butyl 4-aminopiperidine-1-carboxylate Chemical compound CC(C)(C)OC(=O)N1CCC(N)CC1 LZRDHSFPLUWYAX-UHFFFAOYSA-N 0.000 description 1
- PEBOCTYDIZBZGB-UHFFFAOYSA-N tert-butyl 4-bromo-5-pyridin-4-ylfuran-2-carboxylate Chemical compound O1C(C(=O)OC(C)(C)C)=CC(Br)=C1C1=CC=NC=C1 PEBOCTYDIZBZGB-UHFFFAOYSA-N 0.000 description 1
- AOCSUUGBCMTKJH-UHFFFAOYSA-N tert-butyl n-(2-aminoethyl)carbamate Chemical compound CC(C)(C)OC(=O)NCCN AOCSUUGBCMTKJH-UHFFFAOYSA-N 0.000 description 1
- 229960003604 testosterone Drugs 0.000 description 1
- 229960003433 thalidomide Drugs 0.000 description 1
- 229940124597 therapeutic agent Drugs 0.000 description 1
- VLLMWSRANPNYQX-UHFFFAOYSA-N thiadiazole Chemical compound C1=CSN=N1.C1=CSN=N1 VLLMWSRANPNYQX-UHFFFAOYSA-N 0.000 description 1
- 229930192474 thiophene Natural products 0.000 description 1
- MNRILEROXIRVNJ-UHFFFAOYSA-N tioguanine Chemical compound N1C(N)=NC(=S)C2=NC=N[C]21 MNRILEROXIRVNJ-UHFFFAOYSA-N 0.000 description 1
- 229960003087 tioguanine Drugs 0.000 description 1
- 210000001519 tissue Anatomy 0.000 description 1
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 1
- 229960005026 toremifene Drugs 0.000 description 1
- XFCLJVABOIYOMF-QPLCGJKRSA-N toremifene Chemical compound C1=CC(OCCN(C)C)=CC=C1C(\C=1C=CC=CC=1)=C(\CCCl)C1=CC=CC=C1 XFCLJVABOIYOMF-QPLCGJKRSA-N 0.000 description 1
- 231100000331 toxic Toxicity 0.000 description 1
- 230000002588 toxic effect Effects 0.000 description 1
- 230000002110 toxicologic effect Effects 0.000 description 1
- 231100000759 toxicological effect Toxicity 0.000 description 1
- 201000010875 transient cerebral ischemia Diseases 0.000 description 1
- 230000001052 transient effect Effects 0.000 description 1
- 229910052723 transition metal Inorganic materials 0.000 description 1
- 150000003624 transition metals Chemical class 0.000 description 1
- 230000009529 traumatic brain injury Effects 0.000 description 1
- 150000003852 triazoles Chemical class 0.000 description 1
- UNEPXPMBVGDXGH-UHFFFAOYSA-N tributyl(pyridin-4-yl)stannane Chemical compound CCCC[Sn](CCCC)(CCCC)C1=CC=NC=C1 UNEPXPMBVGDXGH-UHFFFAOYSA-N 0.000 description 1
- YNJBWRMUSHSURL-UHFFFAOYSA-N trichloroacetic acid Chemical compound OC(=O)C(Cl)(Cl)Cl YNJBWRMUSHSURL-UHFFFAOYSA-N 0.000 description 1
- WRECIMRULFAWHA-UHFFFAOYSA-N trimethyl borate Chemical compound COB(OC)OC WRECIMRULFAWHA-UHFFFAOYSA-N 0.000 description 1
- 230000004565 tumor cell growth Effects 0.000 description 1
- 241000701447 unidentified baculovirus Species 0.000 description 1
- 229960005356 urokinase Drugs 0.000 description 1
- 229960005486 vaccine Drugs 0.000 description 1
- 239000003981 vehicle Substances 0.000 description 1
- JXLYSJRDGCGARV-CFWMRBGOSA-N vinblastine Chemical compound C([C@H](C[C@]1(C(=O)OC)C=2C(=CC3=C([C@]45[C@H]([C@@]([C@H](OC(C)=O)[C@]6(CC)C=CCN([C@H]56)CC4)(O)C(=O)OC)N3C)C=2)OC)C[C@@](C2)(O)CC)N2CCC2=C1NC1=CC=CC=C21 JXLYSJRDGCGARV-CFWMRBGOSA-N 0.000 description 1
- JXLYSJRDGCGARV-XQKSVPLYSA-N vincaleukoblastine Chemical compound C([C@@H](C[C@]1(C(=O)OC)C=2C(=CC3=C([C@]45[C@H]([C@@]([C@H](OC(C)=O)[C@]6(CC)C=CCN([C@H]56)CC4)(O)C(=O)OC)N3C)C=2)OC)C[C@@](C2)(O)CC)N2CCC2=C1NC1=CC=CC=C21 JXLYSJRDGCGARV-XQKSVPLYSA-N 0.000 description 1
- UGGWPQSBPIFKDZ-KOTLKJBCSA-N vindesine Chemical compound C([C@@H](C[C@]1(C(=O)OC)C=2C(=CC3=C([C@]45[C@H]([C@@]([C@H](O)[C@]6(CC)C=CCN([C@H]56)CC4)(O)C(N)=O)N3C)C=2)OC)C[C@@](C2)(O)CC)N2CCC2=C1N=C1[C]2C=CC=C1 UGGWPQSBPIFKDZ-KOTLKJBCSA-N 0.000 description 1
- 229960004355 vindesine Drugs 0.000 description 1
- 229960002066 vinorelbine Drugs 0.000 description 1
- 239000002023 wood Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D451/00—Heterocyclic compounds containing 8-azabicyclo [3.2.1] octane, 9-azabicyclo [3.3.1] nonane, or 3-oxa-9-azatricyclo [3.3.1.0<2,4>] nonane ring systems, e.g. tropane or granatane alkaloids, scopolamine; Cyclic acetals thereof
- C07D451/02—Heterocyclic compounds containing 8-azabicyclo [3.2.1] octane, 9-azabicyclo [3.3.1] nonane, or 3-oxa-9-azatricyclo [3.3.1.0<2,4>] nonane ring systems, e.g. tropane or granatane alkaloids, scopolamine; Cyclic acetals thereof containing not further condensed 8-azabicyclo [3.2.1] octane or 3-oxa-9-azatricyclo [3.3.1.0<2,4>] nonane ring systems, e.g. tropane; Cyclic acetals thereof
- C07D451/04—Heterocyclic compounds containing 8-azabicyclo [3.2.1] octane, 9-azabicyclo [3.3.1] nonane, or 3-oxa-9-azatricyclo [3.3.1.0<2,4>] nonane ring systems, e.g. tropane or granatane alkaloids, scopolamine; Cyclic acetals thereof containing not further condensed 8-azabicyclo [3.2.1] octane or 3-oxa-9-azatricyclo [3.3.1.0<2,4>] nonane ring systems, e.g. tropane; Cyclic acetals thereof with hetero atoms directly attached in position 3 of the 8-azabicyclo [3.2.1] octane or in position 7 of the 3-oxa-9-azatricyclo [3.3.1.0<2,4>] nonane ring system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/04—Centrally acting analgesics, e.g. opioids
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/06—Antimigraine agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/04—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/14—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D409/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms
- C07D409/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms containing two hetero rings
- C07D409/04—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms containing two hetero rings directly linked by a ring-member-to-ring-member bond
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- General Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Pharmacology & Pharmacy (AREA)
- Veterinary Medicine (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Neurosurgery (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Cardiology (AREA)
- Pain & Pain Management (AREA)
- Heart & Thoracic Surgery (AREA)
- Vascular Medicine (AREA)
- Psychology (AREA)
- Urology & Nephrology (AREA)
- Hospice & Palliative Care (AREA)
- Psychiatry (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
Description
- Diese Erfindung betrifft neue Verbindungen und ihre Verwendung als Pharmazeutika, insbesondere als Raf-Kinase-Inhibitoren zur Behandlung von neurotraumatischen Erkrankungen, Krebs, chronischer Neurodegeneration, Schmerz, Migräne und Herzhypertrophie.
- WO-A-00 25791 offenbart Pyridin- oder Pyrimidin-substituierte Pyrazine zur Behandlung von Zytokin-vermittelten Erkrankungen.
- Raf-Proteinkinasen sind Schlüsselkomponenten der Signal-Weiterleitungs-Wege, durch welche spezifische extrazelluläre Reize präzise zelluläre Antworten in Säugetierzellen hervorrufen. Aktivierte Zelloberflächen-Rezeptoren aktivieren ras/rap-Proteine auf der inneren Seite der Plasmamembran, welche dann Raf-Proteine rekrutieren und aktivieren. Aktivierte Raf-Proteine phosphorylieren und aktivieren die intrazellulären Proteinkinasen MEK1 und MEK2. Dann katalysieren aktivierte MEKs die Phosphorylierung und Aktivierung von p42/p44-Mitogenaktivierten Proteinkinasen (MAPK). Eine Vielzahl von zytoplasmatischen und Zellkern-Substraten von aktivierten MAPK sind bekannt, welche direkt oder indirekt zur zellulären Antwort auf Umgebungsveränderungen beitragen. Drei bestimmte Gene sind in Säugetieren identifiziert worden, die Raf-Proteine codieren: A-Raf, B-Raf und C-Raf (auch bekannt als Raf-1) und isoforme Varianten, die aus differentiellem Spleißen von mRNA entstehen, sind bekannt.
- Inhibitoren von Raf-Kinasen sind zur Verwendung bei der Unterbrechung des Tumorzellen-Wachstums und daher zur Behandlung von Krebsarten, z.B. des Retikulumzellensarkoms, des Lungenadenokarzinoms, des kleinzelligen Lungenkrebses und des Pankreas- und Brustkarzinoms, vorgeschlagen worden; auch zur Behandlung und/oder Prophylaxe von Erkrankungen, die mit neuronaler Degeneration in Zusammenhang stehen, die von ischämischen Ereignissen herrührt, einschließlich cerebraler Ischämie nach Herzstillstand, Schlaganfall und Multi-Infarkt-Demens, und auch nach cerebralen ischämischen Ereignissen wie etwa jenen, die aus Schädelverletzung, Chirurgie und/oder während der Geburt eines Kindes herrühren; auch bei chronischer Neurodegeneration wie etwa bei Alzheimer und Parkinson; auch bei der Behandlung von Schmerz, Migräne und Herzhypertrophie.
- Wir haben nun eine Gruppe von neuen Verbindungen entdeckt, die Inhibitoren von Raf-Kinasen, im Besonderen Inhibitoren der B-Raf-Kinase, sind.
- Gemäß der Erfindung werden Verbindungen der Formel (I) zur Verfügung gestellt:wobei:
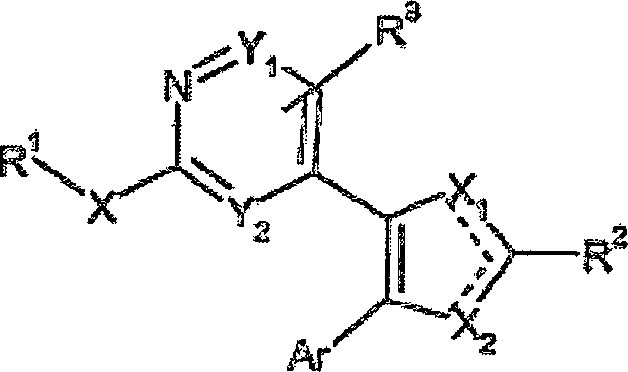
X für O, CH2, CO, S oder NH steht oder die Einheit X-R1 Wasserstoff ist;
Y1 und Y2 unabhängig voneinander CH oder N darstellen;
R1 Wasserstoff, C1-6-Alkyl, C3-7-Cycloalkyl, Aryl, Aryl-C1-6-alkyl, Heterocyclyl, Heterocyclyl-C1-6-alkyl, Heteroaryl oder Heteroaryl-C1-6-alkyl ist, von denen jeder, außer Wasserstoff, gegebenenfalls substituiert sein kann;
R2 für ONR6R7 steht;
R6 und R7 unabhängig voneinander Wasserstoff, C1-6-Alkyl, C3-7-Cycloalkyl, Aryl, Aryl-C1-6-alkyl, Heteroaryl, Heteroaryl-C1-6-alkyl, Heterocyclyl oder Heterocyclyl-C1-6-alkyl sind, von denen jeder, außer Wasserstoff, gegebenenfalls substituiert sein kann, oder R6 und R7 zusammen mit dem Stickstoffatom, an das sie gebunden sind, einen 3- bis 12-gliedrigen monocyclischen oder bicyclischen Ring bilden, welcher gegebenenfalls bis zu drei Heteroatome einschließt, ausgewählt aus O, N oder S, wobei der Ring gegebenenfalls substituiert sein kann;
Ar ein Rest der Formel a) oder b) ist:wobei A einen kondensierten 5- bis 7-gliedrigen Ring darstellt, welcher gegebenenfalls bis zu zwei Heteroatome enthält, ausgewählt aus O, S und NR5, wobei R5 Wasserstoff oder C1-6-Alkyl ist, wobei der Ring gegebenenfalls mit bis zu 2 Substituenten substituiert ist, ausgewählt aus Halogen, C1-6-Alkyl, Hydroxy, C1-6-Alkoxy oder Keto;
R3 und R4 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen, C1-6-Alkyl, Aryl, Aryl-C1-6-alkyl, C1-6-Alkoxy, C1-6-Alkoxy-C1-6-alkyl, Halogen-C1-6-alkyl, Aryl-C1-6-alkoxy, Hydroxy, Nitro, Cyano, Azido, Amino, mono- und di-N-C1-6-Alkylamino, Acylamino, Arylcarbonylamino, Acyloxy, Carboxy, Carbonsäuresalzen, Carbonsäureestern, Carbamoyl, mono- und di-N-C1-6-Alkylcarbamoyl, C1-6-Alkoxycarbonyl, Aryloxycarbonyl, Ureido, Guanidino, C1-6-Alkylguanidino, Amidino, C1-6-Alkylamidino, Sulfonylamino, Aminosulfonyl, C1-6-Alkylthio, C1-6-Alkylsulfinyl oder C1-6-Alkylsulfonyl; und
einer der Reste X1 und X2 ausgewählt ist aus O, S oder NR11 und der andere Rest CH ist, wobei R11 Wasserstoff, C1-6-Alkyl, Aryl oder Aryl-C1-6-alkyl ist;
oder pharmazeutisch verträgliche Salze davon. - Wie sie hier verwendet wird, stellt die Doppelbindung, die durch die gepunkteten Linien der Formel (I) dargestellt wird, die möglichen regioisomeren Ringformen der Verbindungen dar, die in den Umfang dieser Erfindung fallen, wobei sich die Doppelbindung zwischen Nicht-Heteroatomen befindet.
- Die Hydroxyimino-Einheit kann an einem der Kohlenstoffatome des nicht-aromatischen Rings bei den Resten a) und b) positioniert sein.
- Die Hydroxyimino-Einheit kann entweder als das E- oder als das Z-Isomere oder als ein Gemisch von beiden vorkommen. Alkyl- und Alkenylreste, auf die hier Bezug genommen wird, einzeln oder als Teil größerer Reste, z.B. Alkoxy, können unverzweigte oder verzweigte Reste mit bis zu sechs Kohlenstoffatomen sein und sind gegebenenfalls mit einem oder mehreren Resten, ausgewählt aus Aryl, Heteroaryl, Heterocyclyl, C1-6-Alkoxy, C1-6-Alkylthio, Aryl-C1-6-Alkoxy, Aryl-C1-6-Alkylthio, Amino, mono- oder di-C1-6-Alkylamino, Cycloalkyl, Cycloalkenyl, Carboxy und Estern davon, Amid, Sulfonamido, Ureido, Guanidino, C1-6-Alkylguanidino, Amidino, C1-6-Alkylamidino, C1-6-Acyloxy, Azido, Hydroxy, Hydroxyimino und Halogen, substituiert.
- Cycloalkyl- und Cycloalkenylreste, auf die hier Bezug genommen wird, schließen Reste mit von drei bis sieben Ring-Kohlenstoffatomen ein und sind gegebenenfalls substituiert, wie hier vorstehend für Alkyl und Alkenylreste beschrieben.
- Optionale Substituenten für Alkyl-, Alkenyl-, Cycloalkyl- und Cycloalkenylreste schließen Aryl, Heteroaryl, Heterocyclyl, C1-6-Alkoxy, C1-6-Alkylthio, Aryl-C1-6-alkoxy, Aryl-C1-6-alkylthio, Amino, mono- oder di-C1-6-Alkylamino, Aminosulfonyl, Cycloalkyl, Cycloalkenyl, Carboxy und Ester davon, Amid, Ureido, Guanidino, C1-6-Alkylguanidino, Amidino, C1-6-Alkylamidino, C1-6-Acyloxy, Hydroxy und Halogen oder eine Kombination davon ein. Bevorzugt sind die Substituenten mono- oder di-C1-6-Alkylamino, Heterocyclo-C1-6-alkylamino oder C1-6-Acylamino.
- Alternativ enthält der optionale Substituent einen in Wasser löslich machenden Rest; geeignete löslich machende Einheiten werden für Fachleuten offensichtlich sein und schließen Hydroxy- und Aminreste ein. Noch stärker bevorzugt schließt der optionale Substituent Amino, mono- oder di-C1-6-Alkylamino, Amin enthaltendes Heterocyclyl oder Hydroxy oder eine Kombination davon ein.
- Wenn er hier verwendet wird, schließt der Begriff „Aryl", wenn nicht anders definiert, einzelne oder kondensierte Ringe, geeigneterweise mit von 4 bis 7, bevorzugt 5 oder 6, Ringatomen in jedem Ring, ein, wobei die Ringe jeweils unsubstituiert oder mit zum Beispiel bis zu drei Substituenten substituiert sein können.
- Geeignete Arylreste schließen Phenyl und Naphthyl wie etwa 1-Naphthyl oder 2-Naphthyl ein.
- Wenn er hier in Bezug auf R6 oder R7 verwendet wird, bedeutet der Begriff „monocyclischer Ring" ein 3- bis 7-gliedriges Ringsystem, zum Beispiel Phenyl, Pyrrol, Pyrrolin, Pyrrolidin, Piperidin, Morpholin, Thiomorpholin, Piperizin, Indol oder Indolin. Der Begriff „bicyclischer Ring" bedeutet ein 7- bis 12-gliedriges kondensiertes Ringsystem, z.B. Napthyl.
- Wenn es hier verwendet wird, bedeutet Hetero-C1-6-Alkyl- eine C1-6-Kohlenstoffkette, in der das endständige Kohlenstoffatom in der Kette durch ein Heteroatom, ausgewählt aus N, O, oder S, substituiert ist, zum Beispiel C1-6-Alkylamino, C1-6-Alkyloxy oder C1-6-Alkylthio.
- C1-6-Alkylhetero-C1-6-alkyl bedeutet eine C3-13-Alkylkette, in der eines der Kohlenstoffatome durch ein Heteroatom, ausgewählt aus N, O, oder S, ersetzt worden ist, zum Beispiel C1-6-Alkylamino-C1-6-alkyl oder C1-6-Alkylaminodi-C1-6-alkyl, C1-6-Alkyloxy-C1-6-alkyl-, C1-6-Alkylthio-C1-6-alkyl- oder C1-6-AlkylthiodiC1-6-alkyl.
- Wenn er hier verwendet wird, schließt der Begriff „Heterocyclyl", wenn nicht anders definiert, nicht-aromatische, einzelne oder kondensierte, gesättigte oder ungesättigte Ringe mit geeigneterweise bis zu vier Heteroatomen in jedem Ring, deren jedes ausgewählt ist aus O, N und S, ein, wobei die Ringe unsubstituiert oder mit zum Beispiel bis zu drei Substituenten substituiert sein können. Jeder heterocyclische Ring weist geeigneterweise 4 bis 7, bevorzugt 5 oder 6, Ringatome auf. Ein kondensiertes heterocyclisches Ringsystem kann carbocyclische Ringe einschließen und braucht nur einen heterocyclischen Ring einzuschließen. Beispiele für Heterocyclylreste schließen Pyrrolidin, Piperidin, Piperazin, Morpholin, Thiomorpholin, Imidazolidin und Pyrazolidin ein.
- Wenn er hier verwendet wird, schließt der Begriff „Heteroaryl", wenn nicht anders definiert, mono- und bicyclische heteroaromatische Ringsysteme, die bis zu vier, bevorzugt 1 oder 2, Heteroatome, jedes ausgewählt aus O, N und S, umfassen, ein. Jeder Ring kann 4 bis 7, bevorzugt 5 oder 6, Ringatome aufweisen. Ein bicyclisches heteroaromatisches Ringsystem kann einen carbocyclischen Ring einschließen. Beispiele für Heteroarylreste schließen Pyrrol, Chinolin, Isochinolin, Pyridin, Pyrimidin, Oxazol, Thiazol, Thiadiazol, Triazol, Imidazol und Benzimidazol ein.
- Wenn er hier verwendet wird (außer in Bezug auf R6 und R7), bedeutet der Begriff „monocyclisch" einen aromatischen oder heteroaromatischen Rest mit einem 3- bis 8-gliedrigen Ringsystem, zum Beispiel Phenyl, Pyridin oder Pyran. Wenn er hier verwendet wird, bedeutet der Begriff „bicyclischer Ring" ein aromatisches oder heteroaromatisches kondensiertes Ringsystem, bei dem mindestens einer der Ringe aromatisch oder heteroaromatisch ist, zum Beispiel Naphthyl, Indol, Benzofuran, Inden, kondensiertes Phenylcyclohexan oder kondensiertes Phenylcyclopentan.
- Aryl-, Heterocyclyl-, Heteroarylreste und mono- und bicyclische Ringsysteme können gegebenenfalls mit bevorzugt bis zu drei Substituenten substituiert sein. Geeignete Substituenten schließen Halogen, Hydroxy, C1-6-Alkyl, Aryl, Aryl-C1-6-alkyl, C1-6-Alkoxy, C1-6-Alkoxy-C1-6-alkyl, Halogen-C1-6-alkyl, Aryl-C1-6-alkoxy, Hydroxy, Nitro, Cyano, Azido, Amino, mono- und di-N-C1-6-Alkylamino, Acylamino, Arylcarbonylamino, Acyloxy, Carboxy, Carbonsäuresalze, Carbonsäureester, Carbamoyl, mono- und di-N-C1-6-Alkylcarbamoyl, C1-6-Alkoxycarbonyl, Aryloxycarbonyl, Ureido, Guanidino, C1-6-Alkylguanidino, Amidino, C1-6-Alkylamidino, Sulfonylamino, Aminosulfonyl, C1-6-Alkylthio, C1-6-Alkylsulfinyl, C1-6-Alkylsulfonyl, Heterocyclyl, Heteroaryl, Heterocyclyl-C1-6-alkyl, Hydroxyimino-C1-6-alkyl und Heteroaryl-C1-6-alkyl und Kombinationen davon ein.
- Bevorzugt enthält der optionale Substituent einen in Wasser löslich machenden Rest; geeignete löslich machende Einheiten werden für Fachleuten offensichtlich sein und schließen Hydroxy- und Aminreste ein. Noch stärker bevorzugt schließt der optionale Substituent Amino, mono- oder di-C1-6-Alkylamino, einen Amin enthaltenden Heterocyclus oder Hydroxy oder eine Kombination davon ein. Andere bevorzugte Substituenten sind C1-6-Alkyl und C1-6-Alkoxy-C1-6-alkyl.
- Wenn er hier verwendet wird, stellt der Begriff Halogen Fluor, Chlor, Brom oder Iod dar.
- X ist bevorzugt NH, oder X-R1 ist bevorzugt Wasserstoff.
- Wenn X für NH steht, ist R1 bevorzugt Wasserstoff oder C1-6-Alkyl.
- Wenn Y1 und Y2 für CH stehen, ist X-R1 bevorzugt Wasserstoff.
- Wenn Y2 für N steht, ist R1 bevorzugt Wasserstoff oder C1-6-Alkyl.
- R11 ist bevorzugt Wasserstoff.
- Am stärksten bevorzugt ist X-R1 Wasserstoff.
- Bevorzugt stehen X1 oder X2 für S oder O, am stärksten bevorzugt für O.
- A ist bevorzugt ein kondensierter 5-gliedriger Ring, gegebenenfalls mit bis zu zwei Heteroatomen, ausgewählt aus O, S und NR5, wobei R5 Wasserstoff oder C1-6-Alkyl ist, wobei der Ring gegebenenfalls mit bis zu 2 Substituenten, ausgewählt aus Halogen, C1-6-Alkyl, Hydroxy, C1-6-Alkoxy oder Keto, substituiert ist.
- Noch stärker bevorzugt ist A ein kondensierter 5-gliedriger Ring.
- Bevorzugt sind R6 und R7 unabhängig voneinander ausgewählt aus Wasserstoff, C1-6-Alkyl, Aryl, Heterocyclyl und Heterocyclyl-C1-6-alkyl, wobei jeder der Reste, außer Wasserstoff, gegebenenfalls substituiert sein kann oder R6 und R7 zusammen mit dem Stickstoffatom, an das sie gebunden sind, einen 3- bis 7-gliedrigen Monocyclus bilden, welcher gegebenenfalls bis zu drei Heteroatomen einschließt, ausgewählt aus O, N oder S, wobei der Ring gegebenenfalls substituiert sein kann.
- Am stärksten bevorzugt sind die Verbindungen der Erfindung von der Formel (II):wobei R1, X, Y1, Y2, R3, X1, X2, R2 und R4 wie für die Verbindungen der Formel (I) definiert sind oder pharmazeutisch verträgliche Salze davon.

- Die Verbindungen der Formel (I) weisen bevorzugt ein Molekulargewicht von weniger als 800 auf.
- Bevorzugte Substituenten für den Rest Ar schließen Halogen, Hydroxy, Hydroxy-C1-6-alkyl, Hydroxyimino-C1-6-alkyl und C1-6-Alkoxy ein.
- Es ist selbstverständlich, dass die Erfindung pharmazeutisch verträgliche Derivate der Verbindungen der Formel (I) einschließt und dass diese innerhalb des Umfangs der Erfindung eingeschlossen sind.
- Besondere Verbindungen gemäß der Erfindung schließen jene, die in den Beispielen erwähnt werden, und ihre pharmazeutisch verträglichen Salze ein. Wie es hier verwendet wird, schließt „pharmazeutisch verträgliche Derivate" jedes/jeden beliebige(n) pharmazeutisch verträgliches Salz, Ester oder Salz eines solchen Esters einer Verbindung der Formel (I) ein, das/der bei Verabreichung an den Empfänger (direkt oder indirekt) eine Verbindung der Formel (I) oder einen wirksamen Metaboliten oder Rest davon zur Verfügung stellen kann.
- Es ist selbstverständlich, dass für die Verwendung in der Medizin die Salze der Verbindungen der Formel (I) pharmazeutisch verträglich sein sollten. Geeignete pharmazeutisch verträgliche Salze werden Fachleuten offensichtlich sein und schließen jene ein, die in J. Pharm. Sci., 1977, 66, 1-19, beschrieben sind, wie etwa Säureadditionssalze, die mit anorganischen Säuren, z.B. mit Salzsäure, Bromwasserstoffsäure, Schwefelsäure, Salpetersäure oder Phosphorsäure, und mit organische Säuren, z.B. mit Bernsteinsäure, Äpfelsäure, Essigsäure, Fumarsäure, Zitronensäure, Weinsäure, Benzoesäure, p-Toluolsulfonsäure, Methansulfonsäure oder Naphthalinsulfonsäure, gebildet werden. Andere Salze, z.B. Oxalate, können zum Beispiel bei der Isolierung von Verbindungen der Formel (I) verwendet werden und sind innerhalb des Umfangs dieser Erfindung eingeschlossen.
- Die Verbindungen dieser Erfindung können in kristalliner oder nicht-kristalliner Form vorliegen und können, falls kristallin, gegebenenfalls hydratisiert oder solvatisiert sein. Diese Erfindung schließt innerhalb ihres Umfangs stöchiometrische Hydrate ebenso wie Verbindungen, die variable Mengen von Wasser enthalten, ein.
- Die Erfindung erstreckt sich auf alle isomeren Formen einschließlich Stereoisomerer und geometrischer Isomerer der Verbindungen der Formel (I) einschließlich Enantiomerer und von Gemischen davon, z.B. von Racematen. Die unterschiedlichen isomeren Formen können durch konventionelle Verfahren voneinander getrennt oder gelöst werden, oder ein gegebenes Isomer kann durch konventionelle synthetische Verfahren oder durch stereospezifische oder asymmetrische Synthesen erhalten werden.
- Da die Verbindungen der Formel (I) für die Verwendung in Arzneimitteln gedacht sind, ist es ohne weiteres selbstverständlich, dass sie jeweils bevorzugt in im Wesentlichen reiner Form, zum Beispiel mindestens 60 % rein, stärker geeignet mindestens 75 % rein und bevorzugt 85 %, besonders schließlich mindestens 98 % rein (Prozentangaben sind auf einer Gewicht-zu-Gewicht-Basis). Unreine Herstellungen der Verbindungen können zum Herstellen der reineren Formen, die in den Arzneimitteln verwendet werden, verwendet werden.
- Verbindungen der Formel (I) sind Furan-, Pyrrol- und Thiophenderivate, die ohne weiteres unter Verwendung von Verfahren hergestellt werden können, die Fachleuten wohlbekannt sind, aus Ausgangsmaterialien, die entweder kommerziell verfügbar sind oder aus solchen durch Analogie mit wohlbekannten Verfahren hergestellt werden können. Siehe zum Beispiel W. Friedrichsen (S. 351, Furane), R. J. Sundberg (S. 119, Pyrrole) und J. Nakayama (S. 607, Thiophene) in Comprehensive Heterocyclic Chemistry II, volume 2, Hrsg. der Reihe: A. R. Katritzky, C. W. Rees und E. F. V. Scriven.
- Typischerweise können die Verbindungen dieser Erfindung durch ein schrittweises, durch Übergangsmetalle katalysiertes Kreuzkopplungs-Verfahren an einem 2,3-Dihalogenheterocyclus, wie in Schema 1 gezeigt, hergestellt werden; dies ist insbesondere für Furan- oder Thiophenderivate anwendbar, d.h. wenn entweder X1 oder X2 O oder S sind. Zum Beispiel führt eine Suzuki-Kopplung von Pyridin-4-boronsäure mit 2,3-Dibromfuran-5-carbonsäure-tert-butylester (1) bevorzugt zur Bildung des 2-(4-Pyridyl)-Derivats (2). Anschließende Suzuki-Reaktion mit einem Indanonboronsäurederivat (3, wobei PG für O, N-OMe oder eine andere Schutzgruppe für Ketone steht) erzeugt dann das Derivat (4). Danach kann der Esterrest unter Verwendung angemessener konventioneller Austausch-Verfahren für funktionelle Reste in einen Amidrest umgewandelt und der Rest PG in einen Hydroxyiminorest wie in (5) umgewandelt werden. Es ist auch selbstverständlich für einen Fachmann, dass die vorstehenden Kreuzkopplungs-Reaktionen in umgekehrter Reihenfolge durchgeführt werden können, wobei ein Zugang zu den regioisomeren Heterocyclen eröffnet wird (6). Schema 1wobei X1, X2, R6 und R7 wie für die Verbindungen der Formel (I) definiert sind und PG eine Schutzgruppe ist.

- Während der Synthese der Verbindungen der Formel (I) können unstabile funktionelle Reste in den Zwischenstufen-Verbindungen, z.B. Hydroxy-, Carboxy- und Aminogruppen, geschützt werden. Eine umfassende Diskussion der Wege, auf denen verschiedene unstabile funktionelle Reste geschützt werden können, und der Verfahren zum Spalten der resultierenden geschützten Derivate wird zum Beispiel in Protective Groups in Organic Chemistry, T. W. Greene und P. G. M. Wuts (Wiley-Interscience, New York, 2nd edition, 1991) präsentiert.
- Die Verbindungen der Formel (I) können einzeln oder als Verbindungs-Bibliotheken, die mindestens 2, zum Beispiel 5 bis 1000 Verbindungen und stärker bevorzugt 10 bis 100 Verbindungen der Formel (I) umfassen, hergestellt werden. Bibliotheken von Verbindungen der Formel (I) können durch ein kombinatorisches „Teile-und-mische"-Verfahren oder durch mehrfache Parallelsynthese unter Verwendung entweder einer Lösungs-Phasen- oder einer Festphasenchemie mit Verfahren, die Fachleuten bekannt sind, hergestellt werden.
- So wird gemäß einer weiteren Ausführungsform der Erfindung eine Verbindungs-Bibliothek, die mindestens 2 Verbindungen der Formel (I) oder pharmazeutisch verträgliche Salze davon umfasst, zur Verfügung gestellt.
- Pharmazeutisch verträgliche Salze können konventionell durch Umsetzung mit der/dem angemessenen Säure oder Säurederivat hergestellt werden.
- Die neuen Carbonsäureester und die entsprechenden Säuren der Formel (III), die als Zwischenstufen bei der Synthese der Verbindungen der Formeln (I) und (II) verwendet werden, bilden auch einen Teil der vorliegenden Erfindung:wobei X, Y1, Y2, R1, R3, Ar, X1 und X2 wie für die Verbindungen der Formel (I) definiert sind und R Wasserstoff, C1-6-Alkyl oder Aryl-C1-6-alkyl ist.

- Wie vorstehend angegeben, sind die Verbindungen der Formel (I) und ihre pharmazeutisch verträglichen Derivate nützlich zur Behandlung und/oder Prophylaxe von Erkrankungen, bei denen Raf-Kinasen, im Besonderen B-Raf-Kinase, beteiligt sind.
- Gemäß einer weiteren Ausführungsform der Erfindung wird die Verwendung einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Salzes davon als Inhibitor der B-Raf-Kinase zur Verfügung gestellt.
- Wie vorstehend angegeben, sind die Verbindungen der Formel (I) und ihre pharmazeutisch verträglichen Derivate nützlich zur Behandlung und/oder Prophylaxe von Erkrankungen, die mit neuronaler Degeneration, die von ischämischen Ereignissen herrührt, in Zusammenhang stehen, von Krebs ebenso wie von chronischer Neurodegeneration, Schmerz, Migräne und Herzhypertrophie.
- Gemäß einer weiteren Ausführungsform der Erfindung wird ein Verfahren zur Behandlung oder Prophylaxe einer neurotraumatischen Erkrankung in einem Säugetier, das derer bedarf, zur Verfügung gestellt, welches das Verabreichen einer wirksamen Menge einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Derivats davon an das Säugetier umfasst.
- Gemäß einer weiteren Ausführungsform der Erfindung wird die Verwendung einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Derivats davon bei der Herstellung eines Medikaments zur prophylaktischen oder therapeutischen Behandlung eines jeglichen Krankheitszustandes in einem Menschen oder einem anderen Säugetier, welcher durch ein neurotraumatisches Ereignis verschlimmert oder verursacht wird, zur Verfügung gestellt.
- Neurotraumatische Erkrankungen/Ereignisse, wie sie hier definiert sind, schließen sowohl offene als auch penetrierende Schädelverletzung, wie sie etwa durch Chirurgie verursacht wird, oder eine geschlossene Schädelverletzung, wie sie etwa durch eine Verletzung in der Kopfregion verursacht wird, ein. Auch eingeschlossen in dieser Definition sind ischämischer Schlaganfall, insbesondere in der Hirnregion, vorübergehende ischämische Attacken nach koronarem Bypass und kognitiver Verfall nach anderen vorübergehende ischämischen Leiden.
- Ischämischer Schlaganfall kann definiert werden als eine fokale neurologische Erkrankung, die von unzulänglicher Blutversorgung einer bestimmten Hirnregion, gewöhnlich als eine Folge von einer Embolie, von Thromben oder von einem lokalen atheromatösen Verschluss des Blutgefäßes, herrührt. Die Rollen für Stressreize (wie etwa Sauerstoffmangel), Redox-Schädigung, überschüssige neuronal exzitatorische Reizung und Entzündungs-Zytokine in dieser Region sind sichtbar geworden, und die vorliegende Erfindung stellt ein Mittel für die mögliche Behandlung dieser Schädigungen zur Verfügung. Relativ wenig Behandlung für eine akute Schädigung wie diese ist bisher verfügbar gewesen.
- Die Verbindungen der Erfindung können auch zur Behandlung oder Prophylaxe von Krebsarten verwendet werden. Es wird vorgeschlagen, dass die Verbindungen bei Tumoren, die aktivierende B-Raf-Mutationen (V599E) aufweisen, ebenso wie bei Tumoren, die durch Ras-Mutation aktiviert werden, wirksam sind. Mutationen können bei den Mitgliedern der Ras-Familie auftreten wie etwa bei Kras2 mit Mutation G13D. Darüber hinaus können Verbindungen der Erfindung zur Behandlung oder Prophylaxe von kolorektalem Krebs und Melanom verwendet werden.
- Gemäß einer weiteren Ausführungsform der Erfindung wird ein Verfahren zur Behandlung oder Prophylaxe eines Säugetiers, das an Krebs leidet oder dafür anfällig ist, zur Verfügung gestellt, welches das Verabreichen einer wirksamen Menge einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Derivats davon an das Säugetier umfasst.
- Gemäß einer weiteren Ausführungsform der Erfindung wird die Verwendung einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Derivats davon bei der Herstellung eines Medikaments zur prophylaktischen oder therapeutischen Behandlung von Krebsarten zur Verfügung gestellt.
- Die Verbindungen der Formel (I) und pharmazeutisch verträgliche Derivate davon, können allein oder in Kombination mit anderen therapeutischen Mitteln zur Behandlung der vorstehend erwähnten Leiden eingesetzt werden. Im Besonderen wird, bei der Anti-Krebs-Therapie, die Kombination mit anderen chemotherapeutischen, hormonalen oder Antikörper-Mitteln ins Auge gefasst ebenso wie die Kombination mit chirurgischer Therapie und Strahlentherapie. So umfassen Kombinationstherapien gemäß der vorliegenden Erfindung die Verabreichung von mindestens einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Derivats davon und die Verwendung von mindestens einem anderen Krebsbehandlungs-Verfahren. Bevorzugt umfassen Kombinationstherapien gemäß der vorliegenden Erfindung die Verabreichung von mindestens einer Verbindung der Formel (I) oder eines pharmazeutisch verträglich Derivats davon und mindestens eines anderen pharmazeutisch wirksamen chemotherapeutischen Mittels. Diese schließen vorhandene und zukünftige chemotherapeutischen Mittel ein. Die Verbindung(en) der Formel (I) und das andere/die anderen pharmazeutisch wirksame(n) chemotherapeutische(n) Mittel können zusammen in einem einzigen Arzneimittel oder getrennt verabreicht werden, und, wenn sie getrennt verabreicht werden, kann dies gleichzeitig oder nacheinander in einer beliebigen Reihenfolge geschehen. Eine solche schrittweise Verabreichung kann zeitnah oder zu entfernt liegenden Zeitpunkten erfolgen. Die Menge der Verbindung(en) der Formel (I) und des anderen/der anderen pharmazeutisch wirksamen chemotherapeutischen Mittel und die relative zeitliche Festlegung der Verabreichung wird ausgewählt sein, um die gewünschte kombinierte therapeutische Wirkung zu erreichen.
- Pharmazeutisch wirksame chemotherapeutische Mittel, die in Kombination mit einer Verbindung der Formel (I) oder einem pharmazeutisch verträglichen Derivat davon nützlich sein können, schließen die folgenden ein, sind aber nicht darauf beschränkt:
- (1) Zellzyklus-spezifische anti-neoplastische Mittel einschließlich, aber nicht beschränkt auf Diterpenoide wie etwa Paclitaxel und sein Analogon Docetaxel; Tubulusgifte wie etwa Taxol/Taxan oder Vinca-Alkaloide wie etwa Vinblastin, Vincristin, Vindesin und Vinorelbin; Epipodophyllotoxine wie etwa Etoposid und Teniposid; Fluorpyrimidine wie etwa 5-Fluoruracil und Fluordeoxyuridin; Antimetabolite wie etwa Allopurinol, Fludarabin, Methotrexat, Cladrabin, Cytarabin, Mercaptopurin, Gemcitabin und Thioguanin; und Camptothecine wie etwa 9-Aminocamptothecin, Irinotecan, Topotecan und die verschiedenen optischen Formen von 7-(4-Methylpiperazinomethylen)-10,11-ethylendioxy-20-camptothecin;
- (2) zytotoxische chemotherapeutische Mittel einschließlich, aber nicht beschränkt auf Alkylierungsmittel wie etwa Melphalan, Chlorambucil, Cyclophosphamid, Mechlorethamin, Hexamethylmelamin, Busulfan, Carmustin, Lomustin, Dacarbazin und Nitrosoharnstoffe; Anti-Tumour-Antibiotika wie etwa Doxorubicin, Daunomycin, Epirubicin, Idarubicin, Mitomycin C, Dactinomycin, Bleomycin und Mithramycin; und Platin-Koordinations-Komplexe wie etwa Cisplatin, Carboplatin und Oxaliplatin; und
- (3) andere chemotherapeutische Mittel einschließlich, aber nicht beschränkt auf Antiöstrogene wie etwa Tamoxifen, Toremifen, Raloxifen, Droloxifen und Iodoxifen; Progestrogene wie etwa Megestrolacetat; Aromatase-Inhibitoren wie etwa Anastrozol, Letrazol, Vorazol und Exemestan; Antiandrogene wie etwa Flutamid, Nilutamid, Bicalutamid und Cyproteronacetat; LHRH-Agonisten und -Antagonisten wie etwa Goserelinacetat und Luprolid, Testosteron-5α-dihydroreduktase-Inhibitoren wie etwa Finasterid; Metalloproteinase-Inhibitoren wie etwa Marimastat; Antiprogestrogene; Mitoxantron, 1-Asparaginase, Inhibitoren der Rezeptor-Funktion des Plasminogenaktivators Urokinase; Inhibitoren der c-kit- und bcr/ab1-Tyrosinkinasen (wie etwa Gleevec), Immuntherapie, Immunkonjugate, Zytokine (wie etwa IL-2, IFN α und β), Tumorvakzine (einschließlich dendritischer Zellvakzine), Thalidomid, COX-2-Inhibitoren, Glucocorticoide (wie etwa Prednison und Decadron), Strahlensensibilisatoren (wie etwa Temazolamid), Inhibitoren der Wachtumsfaktor-Funktion wie etwa Inhibitoren der Funktionen des Hepatozyten-Wachstumsfaktors; erb-B2, erb-B4, der Rezeptor des epidermalen Wachstumsfaktors (EGFR) und Rezeptoren des Thrombozytenwachsumsfaktors (PDGFR); Inhibitoren der Angiogenese wie etwa Inhibitoren der Funktion von Ephrinrezeptoren (wie etwa EphB4), Rezeptoren des Gefäßendothelwachstumsfaktors (VEGFR) und die Angiopoietin- Rezeptoren (Tie1 und Tie2); und andere Kinaseinhibitoren wie etwa Inhibitoren von CDK2 und CDK4.
- Anti-neoplastische Mittel können anti-neoplastische Wirkungen in einer Zellzyklus-spezifischen Art und Weise induzieren, d.h.: sind phasenspezifisch und wirken bei einer speziellen Phase des Zellzyklus, oder sie binden DNA und wirken in einer nicht Zellzyklus-spezifischen Art und Weise, d.h.: sind nicht Zellzyklus-spezifisch und wirken durch andere Mechanismen.
- Gemäß einer weiteren Ausführungsform der Erfindung wird ein Verfahren zur Behandlung oder Prophylaxe von chronischer Neurodegeneration, Schmerz, Migräne oder Herzhypertrophie bei einem Säugetier, das derer bedarf, zur Verfügung gestellt, welches das Verabreichen einer wirksamen Menge einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Derivats davon an das Säugetier umfasst.
- Gemäß einer weiteren Ausführungsform der Erfindung wird die Verwendung einer Verbindung der Formel (I) oder eines pharmazeutisch verträglichen Derivats davon zur Herstellung eines Medikaments zur prophylaktischen oder therapeutischen Behandlung von chronischer Neurodegeneration, Schmerz, Migräne oder Herzhypertrophie zur Verfügung gestellt.
- Um die Verbindungen der Formel (I) in der Therapie zu verwenden, werden sie normalerweise zu einem Arzneimittel formuliert, im Einklang mit der pharmazeutischen Standardpraxis.
- Gemäß einer weiteren Ausführungsform der Erfindung wird ein Arzneimittel, umfassend eine Verbindung der Formel (I) oder ein pharmazeutisch verträgliches Derivat davon und einen pharmazeutisch verträglichen Träger, zur Verfügung gestellt.
- Die Verbindungen der Formel (I) können geeigneterweise auf einem der Wege, die konventionell zur Verabreichung von Arzneistoffen verwendet werden, verabreicht werden, zum Beispiel parenteral, oral, topisch oder durch Inhalation. Die Verbindungen der Formel (I) können in konventionellen Dosierungsformen verabreicht werden, die hergestellt werden, indem sie gemäß konventionellen Verfahren mit pharmazeutischen Standard-Trägern kombiniert wird. Die Verbindungen der Formel (I) können auch in konventionellen Dosierungen in Kombination mit einer bekannten, zweiten therapeutisch wirksamen Verbindung verabreicht werden. Diese Verfahren können Mischen, Granulieren und Verpressen oder Lösen der Inhaltsstoffe, wie es für das gewünschte Präparat angemessen ist, einschließen. Es ist selbstverständlich, dass die Form und der Charakter des pharmazeutisch verträglichen Trägers durch die Menge der Verbindung der Formel (I), mit welcher er zu kombinieren ist, durch den Weg der Verabreichung und durch andere wohlbekannte Variable bestimmt wird. Der/Die Träger muss/müssen „verträglich" sein in dem Sinn, dass er/sie mit den anderen Inhaltsstoffen der Formulierung kompatibel ist/sind und für den Empfänger davon nicht schädlich ist/sind.
- Der eingesetzte pharmazeutisch Träger kann zum Beispiel entweder ein Feststoff oder eine Flüssigkeit sein. Beispielhaft für feste Träger sind Laktose, Terra alba, Saccharose, Talkum, Gelatine, Agar, Pektin, Gummi acaciae, Magnesiumstearat, Stearinsäure und dergleichen. Beispielhaft für flüssige Träger sind Sirup, Erdnussöl, Olivenöl, Wasser und dergleichen. Ähnlich kann der Träger oder das Streckmittel Zeitverzögerungs-Material, das in dem Fachgebiet wohlbekannt ist, wie etwa Glycerylmonostearat oder Glyceryldistearat allein oder mit einem Wachs einschließen.
- Eine große Vielzahl von pharmazeutischen Formen kann eingesetzt werden. So kann, wenn ein fester Träger verwendet wird, das Präparat tablettiert werden, in eine Hartgelatinekapsel in Pulver- oder Pelletform eingebracht werden oder in die Form einer Pastille oder einer Lutschtablette. Die Menge des festen Trägers wird weit variieren, wird aber bevorzugt von ungefähr 25 mg bis ungefähr 1 g betragen. Wenn ein flüssiger Träger verwendet wird, wird das Präparat in der Form eines Sirups, einer Emulsion, einer Weichgelatinekapsel, einer sterilen injizierbaren Flüssigkeit wie etwa einer Ampulle oder einer nicht-wässrigen Suspension vorliegen.
- Die Verbindungen der Formel (I) werden bevorzugt parenteral verabreicht, das heißt durch intravenöse, intramuskuläre, subkutane, sublinguale, intranasale, intrarektale, intravaginale oder intraperitoneale Verabreichung. Die intravenöse Form der parenteralen Verabreichung wird im Allgemeinen bevorzugt. Die Verbindungen können als ein Bolus oder als eine kontinuierliche Infusion, z.B. von 6 Stunden bis zu 3 Tagen, verabreicht werden. Angemessene Dosierungsformen für eine solche Verabreichung können durch konventionelle Verfahren hergestellt werden.
- Die Verbindungen der Formel (I) können auch oral verabreicht werden. Angemessene Dosierungsformen für eine solche Verabreichung können durch konventionelle Verfahren hergestellt werden.
- Die Verbindungen der Formel (I) können auch durch Inhalation verabreicht werden, das heißt durch intranasale und orale Inhalations-Verabreichung. Angemessene Dosierungsformen für eine solche Verabreichung wie etwa Aerosol-Formulierungen können durch konventionelle Verfahren hergestellt werden.
- Die Verbindungen der Formel (I) können auch topisch verabreicht werden, das heißt durch nicht-systemische Verabreichung. Dies schließt die Anwendung der Inhibitoren außerhalb der Epidermis oder der bukkalen Kavität und die Einflößung einer solchen Verbindung in das Ohr, das Auge und die Nase, so dass die Verbindung nicht wesentlich in den Blutstrom gelangt, ein.
- Für alle Verfahren der Verwendung, die hier offenbart sind, wird das tägliche orale Dosierungsschema bevorzugt von ungefähr 0,1 bis ungefähr 80 mg/kg des gesamten Körpergewichts betragen, bevorzugt von ungefähr 0,2 bis 30 mg/kg, stärker bevorzugt von ungefähr 0,5 bis 15 mg/kg. Das tägliche parenterale Dosierungsschema wird von ungefähr 0,1 bis ungefähr 80 mg/kg des gesamten Körpergewichts betragen, bevorzugt von ungefähr 0,2 bis ungefähr 30 mg/kg, und stärker bevorzugt von ungefähr 0,5 bis 15 mg/kg. Das tägliche topische Dosierungsschema wird bevorzugt von 0,1 mg bis 150 mg betragen, verabreicht ein- bis vier-, bevorzugt zwei- oder dreimal täglich. Das tägliche Inhalations-Dosierungsschema wird bevorzugt von ungefähr 0,01 mg/kg bis ungefähr 1 mg/kg pro Tag betragen. Es wird einem Fachmann auch einleuchten, dass die optimale Menge und die Abstände der individuellen Dosierungen der Inhibitoren von der Natur und dem Ausmaß des Leidens, das behandelt wird, von der Form, dem Weg und dem Ort der Verabreichung und von dem einzelnen Patienten, der behandelt wird, bestimmt werden, und dass solche Optima durch konventionelle Verfahren bestimmt werden können. Es ist für einen Fachmann auch selbstverständlich, dass der optimale Ablauf der Behandlung, d.h. die Anzahl der Dosen der Inhibitoren, die pro Tag für eine definierte Anzahl von Tagen gegeben werden, durch Fachleute unter Verwendung konventioneller Tests zur Bestimmung des Ablaufs der Behandlung ermittelt werden kann. Im Falle von pharmazeutisch verträglichen Salzen werden die vorstehenden Zahlen als die Stammverbindung der Formel (I) berechnet.
- Keine toxikologischen Wirkungen werden angezeigt/erwartet, wenn eine Verbindung der Formel (I) im vorstehend erwähnten Dosierungsbereich verabreicht wird.
- Alle Veröffentlichungen, einschließlich, aber nicht beschränkt auf Patente und Patentanmeldungen, die in dieser Beschreibung zitiert werden, sind hier durch Bezugnahme aufgenommen, als wenn jede einzelne Veröffentlichung spezifisch und einzeln als durch Bezugnahme hier aufgenommen erwähnt wäre, als wenn sie vollständig dargelegt wäre.
- Die nachstehenden Beispiele veranschaulichen die Herstellung von pharmakologisch wirksamen Verbindungen der Erfindung, und die nachstehenden Beschreibungen veranschaulichen die Herstellung der Zwischenstufen, die bei der Herstellung dieser Verbindungen verwendet werden.
- Die Abkürzungen, die hier verwendet werden, sind wie folgt:
- THF
- bedeutet Tetrahydrofuran.
- DMF
- bedeutet N,N-Dimethylformamid.
- Beschreibung 1: 1-Methoxyiminoindan-5-boronsäure
- Schritt 1. 5-Bromindan-1-on-O-methyloxim
- Zu einer Lösung von 5-Bromindan-1-on (100 g, 0,47 mol) in Ethanol (650 ml) unter Argon wurden Methoxylaminhydrochlorid (198 g, 2,38 mol) und Pyridin (125 ml) zugegeben. Das Gemisch wurde unter Rückfluss 2,5 Stunden lang erhitzt, auf Raumtemperatur abgekühlt und in eine wässrige Natriumhydrogencarbonatlösung gegossen. Das Gemisch wurde mit Ethylacetat extrahiert und die organische Phase getrocknet und im Vakuum aufkonzentriert. Das rohe Material wurde aus Isopropanol umkristallisiert, um die in der Überschrift angegebene Verbindung zu gewinnen (110 g, 97 %); 1H NMR (CDCl3) 7,52 (1H, d, J 8,3 Hz), 7,43 (1H, d, J 1 Hz), 7,35 (1H, dd, J 8,3, 1 Hz), 3,97 (3H, s), 2,99 (2H, m), 2,85 (2H, m).
- Schritt 2. 1-Methoxyiminoindan-5-boronsäure
- Eine Lösung des Produkts von Beispiel 1 Schritt 1 (48,0 g, 0,2 mol) in Tetrahydrofuran (1 l) wurde bei –78° C unter Argonatmosphäre tropfenweise mit n-Butyllithium (138 ml, 1,6 M in Hexanen, 0,22 mol) behandelt. Nach 30 Minuten langem Rühren bei –78° C wurde Trimethylborat (49 ml, 0,44 mol) zugegeben und die Lösung auf Raumtemperatur erwärmt und 16 Stunden lang gerührt. Das Gemisch wurde im Vakuum aufkonzentriert, mit 5 N Salzsäure auf pH 1 angesäuert und bei Raumtemperatur 1 Stunde lang gerührt. Das Gemisch wurde dann mit 40 %iger Natronlauge basisch gemacht und die Lösung dreimal mit Diethylether gewaschen. Die wässrige Phase wurde dann wieder auf pH 1 angesäuert, und das Gemisch wurde fünfmal mit Ethylacetat extrahiert. Die organischen Extrakte wurden vereinigt, mit Salzlösung gewaschen, getrocknet und im Vakuum eingedampft. Der Rückstand wurde mit Hexan verrieben, filtriert, mit Hexan gewaschen und dann mit einer kleinen Menge Ether, um die in der Überschrift angegebene Verbindung zu gewinnen (23,6 g, 58 %); MS(AP–) m/e 204 [M-H]–.
- Beschreibung 2: 4-(1-Oxoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäurehydrochlorid
- Schritt 1. 4-Brom-5-pyridin-4-ylfuran-2-carbonsäure-tert-butylester
- tert-Butyl-4,5-dibrom-2-furancarboxylat (H. Muratake et al., Chem. Pharm. Bull., 1997, 45, 799) (9,78 g, 30 mmol), 4-Pyridylboronsäure (M. Lamothe et al., J. Med. Chem, 1997, 40, 3542) (4,06 g, 33 mmol), Kaliumcarbonat (24,8 g, 180 mmol), Triphenylphosphin (786 mg, 3 mmol) und Palladium(II)acetat (337 mg, 1,5 mmol) wurden in Ethylenglycoldimethylether (150 ml) und Wasser (75 ml) gelöst. Das Gemisch wurde bei Rückfluss 18 Stunden lang unter heftigem Rühren erhitzt, abgekühlt, dann durch eine Celite-Einlage filtriert, die sorgfältig mit Ethylacetat gewaschen wurde. Das Filtrat wurde dann mit gesättigter Natriumhydrogencarbonatlösung, Wasser (3-mal) und Salzlösung gewaschen, dann über Magnesiumsulfat getrocknet. Die Lösung wurde im Vakuum eingedampft und der Rückstand durch Kieselgelchromatographie gereinigt, um das in der Überschrift angegebene Produkt zu gewinnen (5,32 g, 55 %); MS (AP–) m/e 323/325 [M-H]–.
- Schritt 2. 4-(1-Methoxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-tert-butylester
- Das Produkt von Schritt 1 (5,32 g, 16,4 mmol), das Produkt der Beschreibung 1 (4,03 g, 19,7 mmol), Kaliumcarbonat (13,6 g, 98,4 mmol), Triphenylphosphin (365 mg, 1,64 mmol) und Palladiumacetat (184 mg, 0,8 mmol) wurden in Ethylenglycoldimethylether (100 ml) und Wasser (50 ml) gelöst. Das Gemisch wurde dann unter Rückfluss 5 Stunden lang erhitzt, abgekühlt und durch eine Einlage von Celite filtriert. Das Filtrat wurde dann mit gesättigter Natriumhydrogencarbonatlösung, Wasser und Salzlösung gewaschen. Die Lösung wurde über Magnesiumsulfat getrocknet und im Vakuum eingedampft und der Rückstand durch Kieselgelchromatographie gereinigt, wobei mit einem Gemisch von Ethylacetat/Hexan (1:1) eluiert wurde, um das in der Überschrift angegebene Produkt zu gewinnen (4,74 g, 71 %); MS (AP–) m/e 403 [M-H]–.
- Schritt 3. 4-(1-Methoxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-Trifluoressigsäuresalz
- Das Produkt aus Schritt 2 (4,74 g, 11,7 mmol) wurde in Trifluoressigsäure (50 ml) und Dichlormethan (50 ml) gelöst. Die Lösung wurde bei Raumtemperatur 3 Stunden lang gerührt und dann im Vakuum eingedampft, wobei dreimal mit Dichlormethan ein azeotropiert wurde. Der resultierende Feststoff wurde mit Diethylether verrieben, filtriert und getrocknet, um das in der Überschrift angegebene Produkt zu gewinnen (5,46 g), das ohne weitere Reinigung verwendet wurde; MS (AP–) m/e 347 [M-H]–.
- Schritt 4. 4-(1-Oxoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-Hydrochloridsalz
- Das Produkt aus Schritt 3 (5,46 g, 11,7 mmol) wurde in 5 M Salzsäure (50 ml), Dioxan (50 ml) und Aceton (10 ml) suspendiert. Die Suspension wurde 30 Minuten lang zum Rückfluss erhitzt, wonach sich die suspendierten Feststoffe auflösten. Das Erhitzen wurde weitere 90 Minuten lang beibehalten, bevor das Gemisch abgekühlt, mit Aceton (100 ml) verdünnt und im Vakuum zu einem feuchten Feststoff eingedampft wurde. Der Feststoff wurde durch wiederholtes (3-mal) Suspendieren in Toluol getrocknet und zur Trockene eingedampft.
- Der Rückstand wurde dann mit Diethylether verrieben, filtriert und im Vakuum getrocknet, um die in der Überschrift angegebene Verbindung zu gewinnen (4,10 g, 97 %); MS (ES+) m/e 320 [M+H]+.
- Beschreibung 3: 5-(Oxoindan-5-yl)-4pyridin-4-ylfuran-2-carbonsäurehydrochlorid
- Schritt 1. 4-Brom-5-(1-methoxyiminoindan-5-yl)-furan-2-carbonsäure-tert-butylester
- Die in der Überschrift angegebene Verbindung (5,83 g, 46 %) wurde aus tert-Butyl-4,5-dibrom-2-furancarboxylat (H. Muratake et al., Chem. Pharm. Bull., 1997, 45, 799), (10,104 g, 30,99 mmol) und dem Produkt aus Beschreibung 1 Schritt 2 (6,355 g, 30,99 mmol) durch das allgemeine Verfahren von Beschreibung 2 Schritt 1 hergestellt; MS (AP+ve) m/e 406/408 [M+H]+.
- Schritt 2. 5-(1-Methoxyiminoindan-5-yl-4-pyridin-4-ylfuran-2-carbonsäure-tert-butylester
- 4-Tributylstannylpyridin (13,659 g, 37,11 mmol) und Dichlorobis(triphenylphosphin)-palladium(II) (3,472 g, 4,948 mmol) wurden zu einer Lösung des Produkts aus Schritt 1 (10,05 g, 24,737 mmol) in Toluol (100 ml) gegeben und das Gemisch unter Rückfluss 4 Tage lang erhitzt. Das Reaktionsgemisch wurde dann abgekühlt und durch eine Einlage von Celite filtriert und sorgfältig mit Ethylacetat gewaschen. Die organischen Phasen wurden mit gesättigter Natriumhydrogencarbonatlösung, Wasser (3-mal) und Salzlösung gewaschen, über wasserfreiem Magnesiumsulfat getrocknet und dann im Vakuum eingedampft. Der rohe Rückstand wurde über Kieselgel chromatographiert, wobei mit einem Gemisch von Ethylacetat/Hexan eluiert wurde (1:1), um die in der Überschrift angegebene Verbindung zu gewinnen (6,82 g, 68 %); MS (AP+ve) m/e 405 [M+H]+.
- Schritt 3. 5-(1-Oxoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-Hydrochloridsalz
- Die in der Überschrift angegebene Verbindung (2,32 g, 84 %) wurde aus dem Produkt aus Schritt 2 durch das allgemeine 2-Schritt-Verfahren von Beschreibung 2, Schritte 3 und 4 hergestellt (3,17 g, 7,83 mmol); MS (ES+) m/e 320 [M+H]+.
- Beispiel 1: 5-[5-(1-Morpholin-4-yl-methanoyl)-2-pyridin-4-ylfuran-3-yl]-indan-1-onoxim

- Schritt 1. 5-[5-(1-Morpholin-4-yl-methanoyl)-2-pyridin-4-ylfuran-3-yl]-indan-1-on
- Das Produkt der Beschreibung 2 (178 mg, 0,5 mmol), N-Cyclohexylcarbodiimid-N'-methylpolystyrol-Harz (1,8 mmol/g) (555 mg, 1 mmol) und 1-Hydroxybenzotriazolhydrat (135 mg, 1 mmol) wurden in DMF (5 ml) suspendiert und dann mit Triethylamin (0,083 ml, 0,6 mmol) und Morpholin (0,053 ml, 0,6 mmol) behandelt. Das Reaktionsgemisch wurde bei Raumtemperatur 16 Stunden lang gerührt und auf eine 10-g-SCX-Kartusche (Varian Mega Bond Elute) aufgegeben. Die Kartusche wurde mit Methanol gewaschen und dann mit einem Gemisch von 0,880 Ammoniak/Methanol-Lösung (1:9). Die Produkt enthaltenden Fraktionen wurden vereinigt, im Vakuum eingedampft und der Rückstand durch Kieselgelchromatographie gereinigt, wobei mit einem Gemisch von 0,880 Ammoniak/Ethanol/Dichlormethan (1:9:90) eluiert wurde, um die in der Überschrift angegebene Verbindung zu gewinnen (137 mg, 71 %); MS (ES+) m/e 389 (M+H)+.
- Schritt 2. 5-[5-(1-Morpholin-4-yl-methanoyl)-2-pyridin-4-ylfuran-3-yl]-indan-1-onoxim
- Das Produkt aus Schritt 1 (137 mg, 0,35 mmol) wurde in Ethanol (10 ml) gelöst und mit Hydroxylamin (1 ml, 50 % wässrige Lösung) behandelt und die Lösung 1 Stunde lang zum Rückfluss erhitzt. Nach Kühlen wurde das Reaktionsgemisch aufkonzentriert und der Rückstand mit Diethylether verrieben, filtriert und der Feststoff im Vakuum getrocknet. Reinigung des Feststoffs durch Kieselgelchromatographie, wobei mit einem Gemisch von 0,880 Ammoniak/Ethanol/Dichlormethan (1:9:90) eluiert wurde, lieferte die in der Überschrift angegebene Verbindung (43 mg, 30 %); MS (ES+) m/e 404 (M+H)+.
- Die nachstehenden Beispiele wurden durch das allgemeine Zwei-Schritt-Verfahren, das in Beispiel 1 beschrieben ist, hergestellt.
-
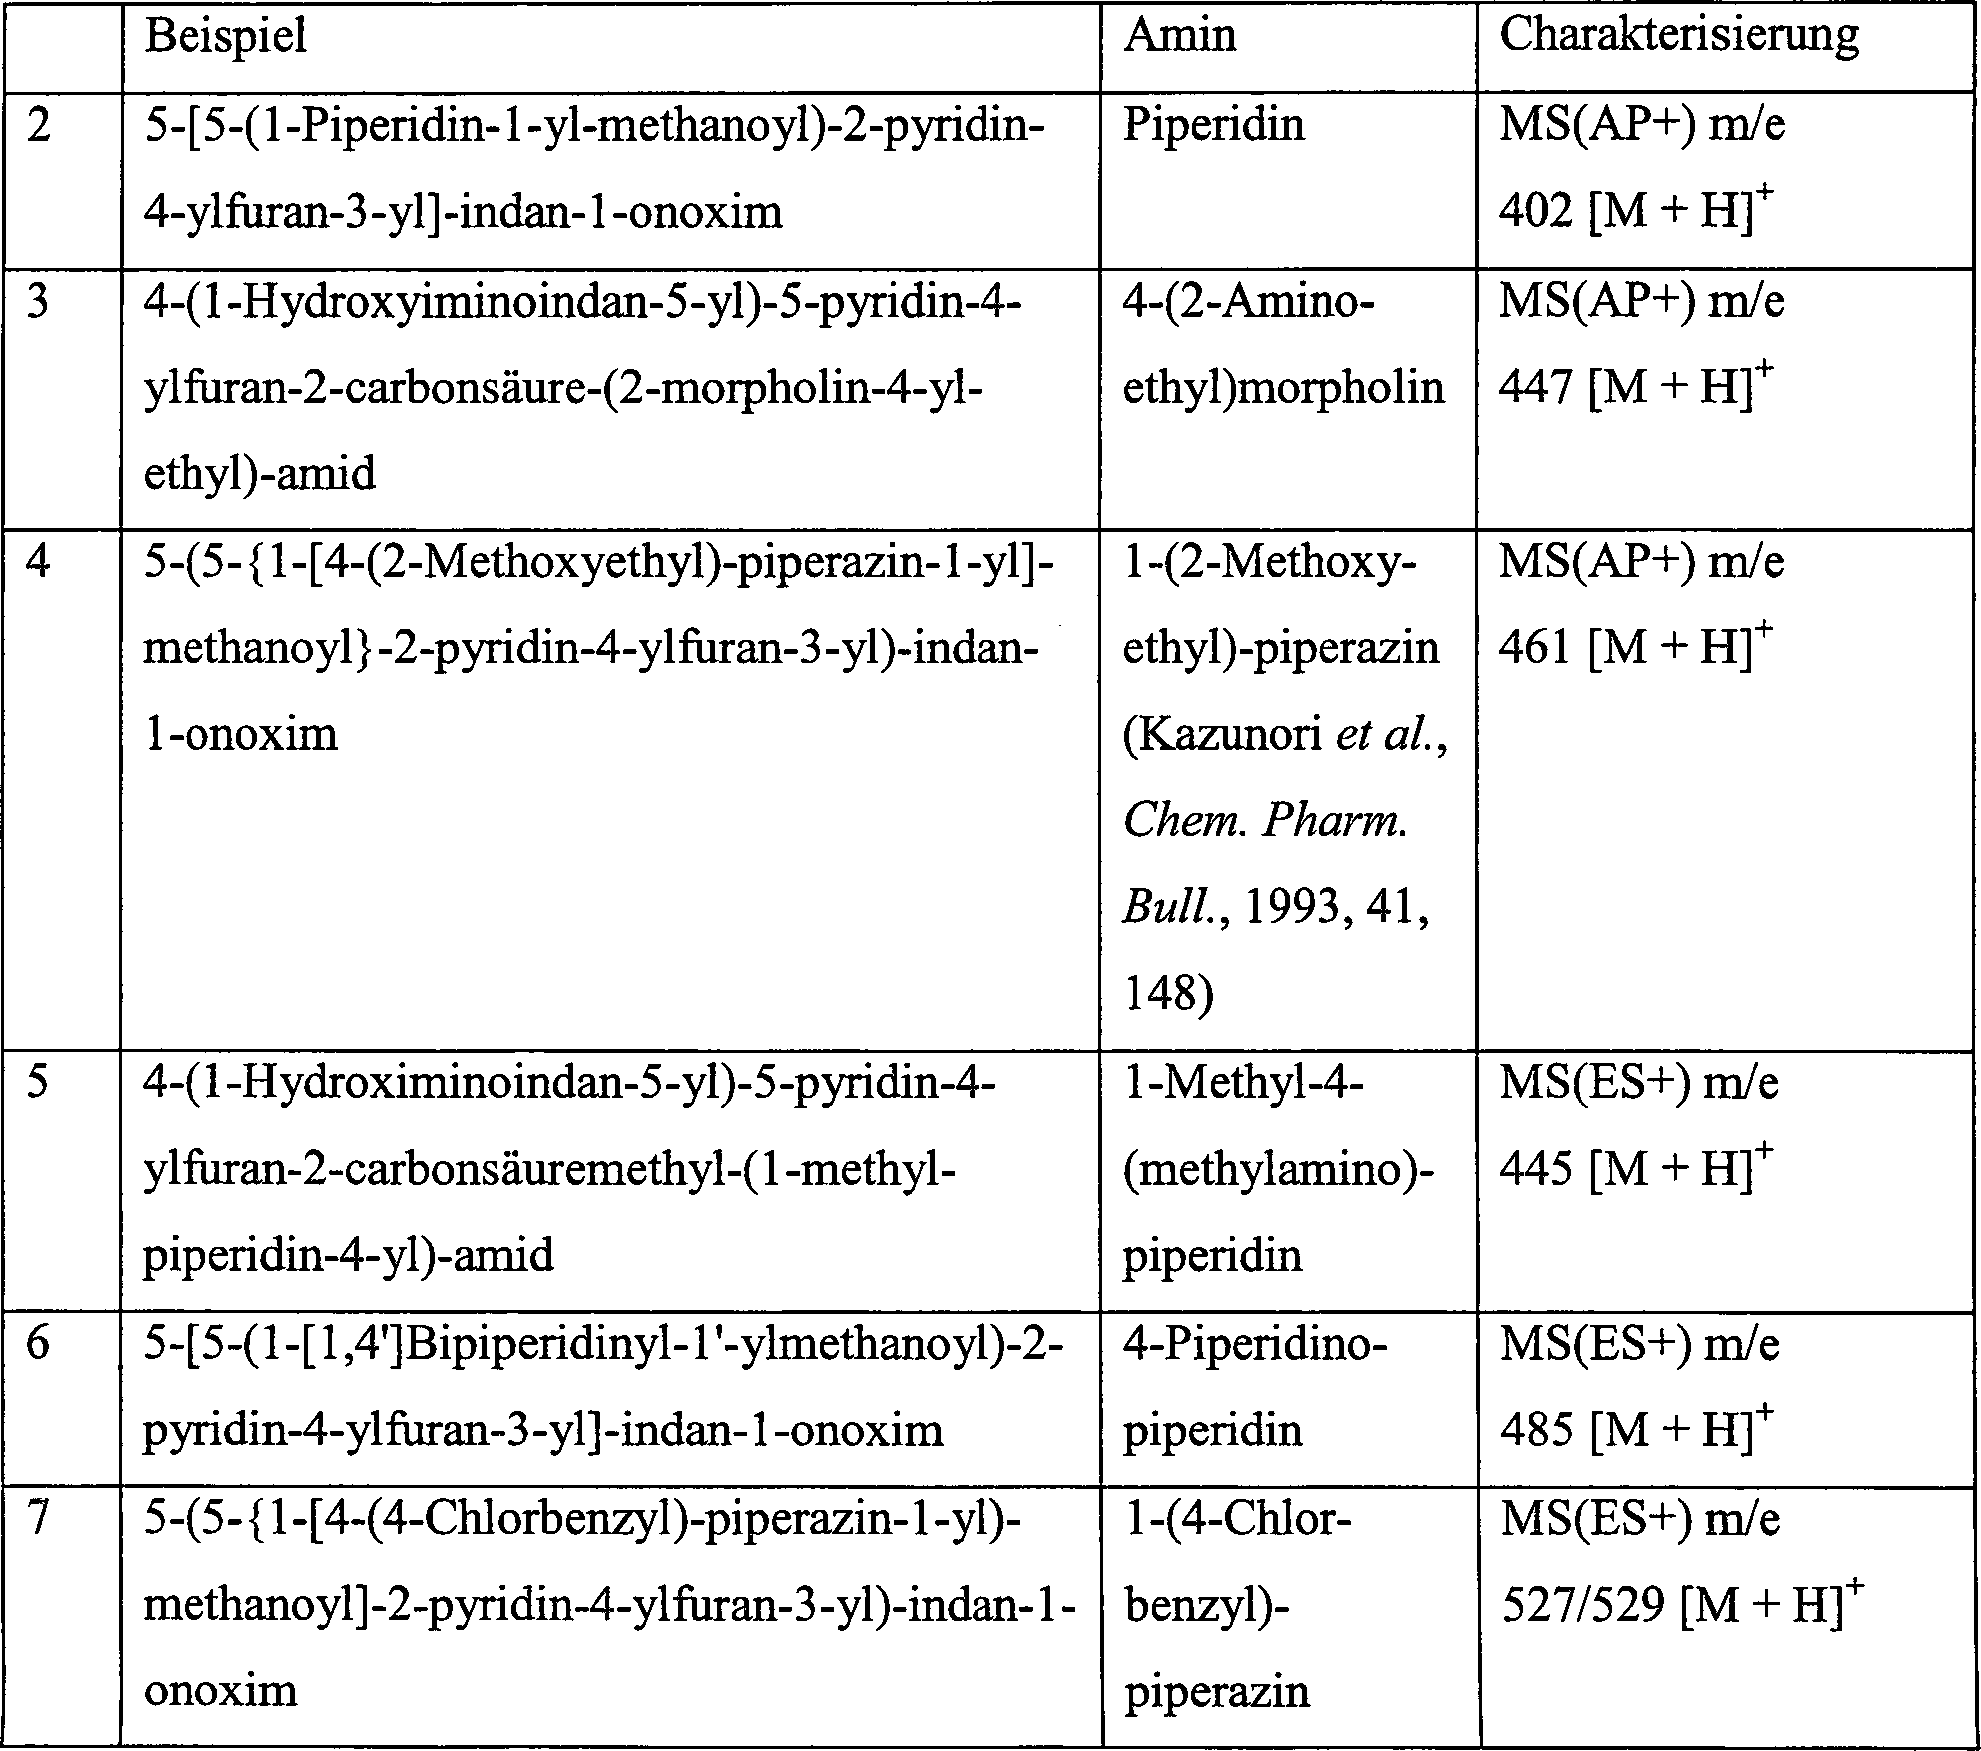
-

-
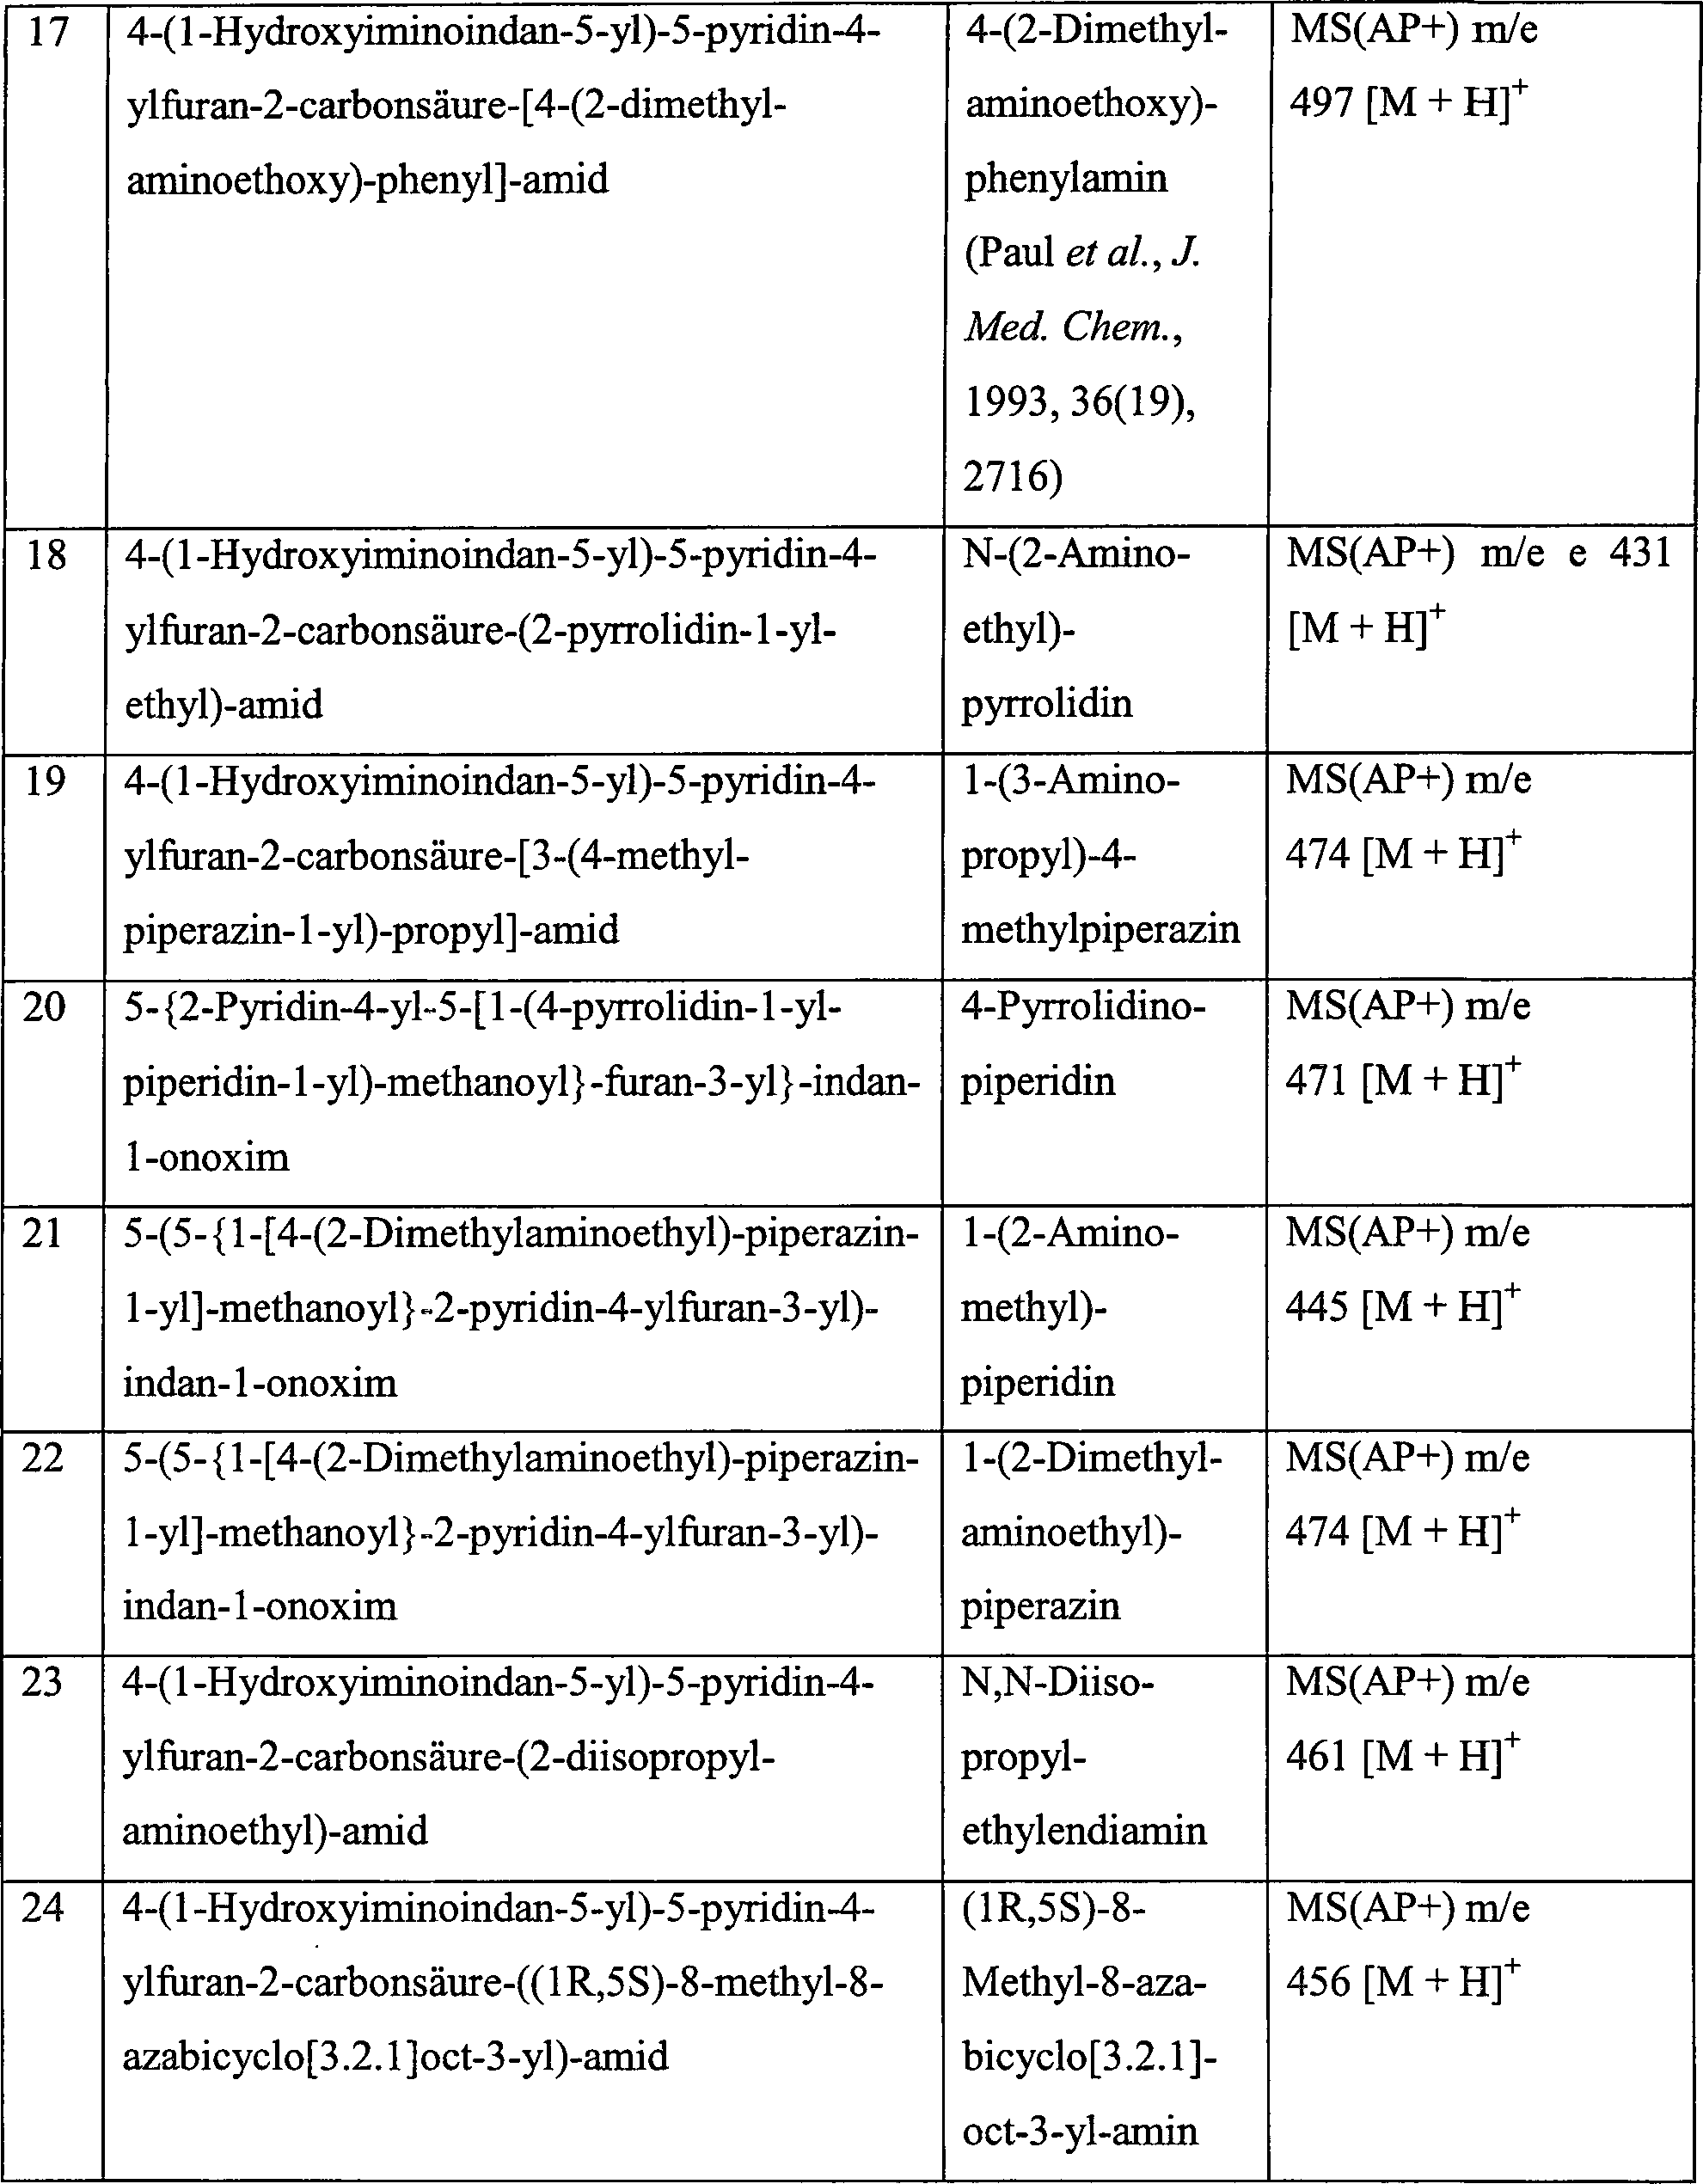
-
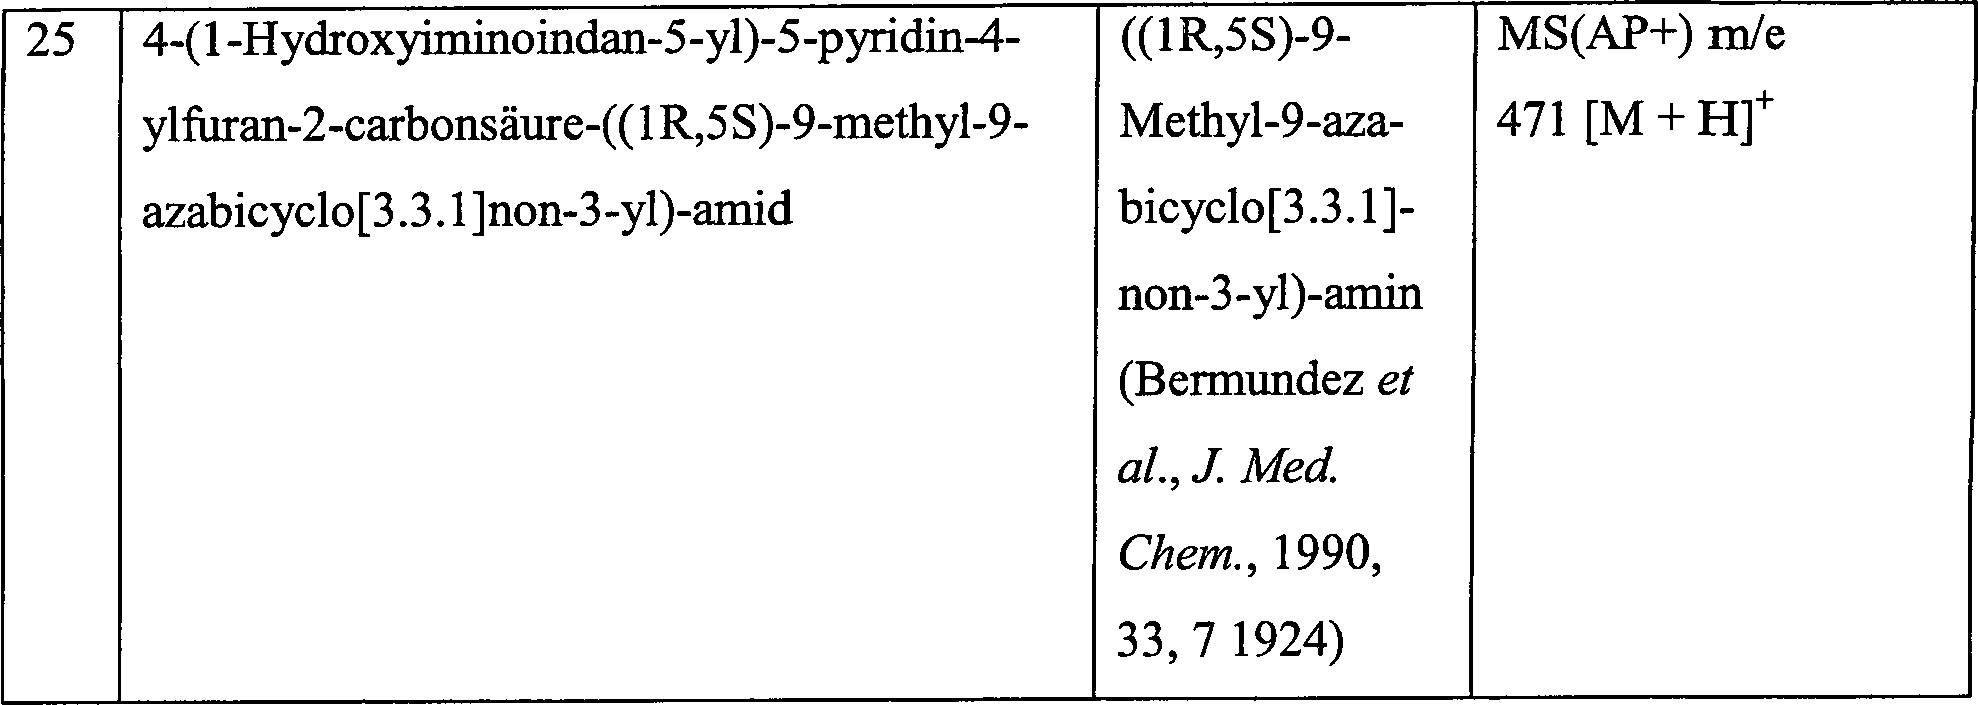
- Beispiel 26: 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäuremethyl-piperidin-4-ylamid
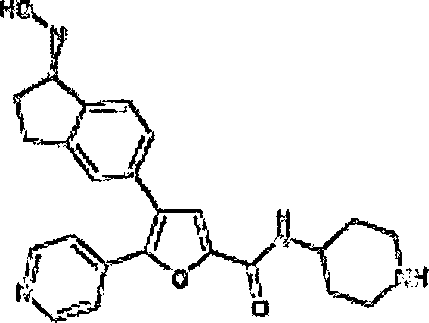
- Schritt 1. 4-({1-[4-(1-Oxoindan-5-yl)-5-pyridin-4-ylfuran-2-yl]-methanoyl}-amino)-piperidin-1-carbonsäure-tert-butylester
- Die in der Überschrift angegebene Verbindung (122 mg, 49 %) wurde aus dem Produkt von Beschreibung 2 (178 mg, 0,5 mmol) und 4-Aminopiperidin-1-carbonsäure-tert-butylester (110 mg, 0,55 mmol) durch das allgemeine Verfahren von Beispiel 1 Schritt 1 erhalten; MS (ES+) m/e 389 (M+H)+.
- Schritt 2. 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäuremethyl-piperidin-4-ylamid
- Das Produkt aus Schritt 1 (122 mg, 0,24 mmol) wurde in Trifluoressigsäure (5 ml) und Dichlormethan (5 ml) bei Raumtemperatur 2 Stunden lang gerührt, und die Lösung wurde dann dreimal mit Dichlormethan zusammen eingedampft. Der resultierende Rückstand wurde gemäß dem allgemeinen Verfahren von Beispiel 1 Schritt 2 behandelt, um die in der Überschrift angegebene Verbindung zu ergeben (0,02 g, 20 %); MS (AP+) m/e 416 (M+H)+.
- Die nachstehenden Beispiele wurden durch das allgemeine Verfahren, das in Beispiel 26 beschrieben ist, hergestellt.
-
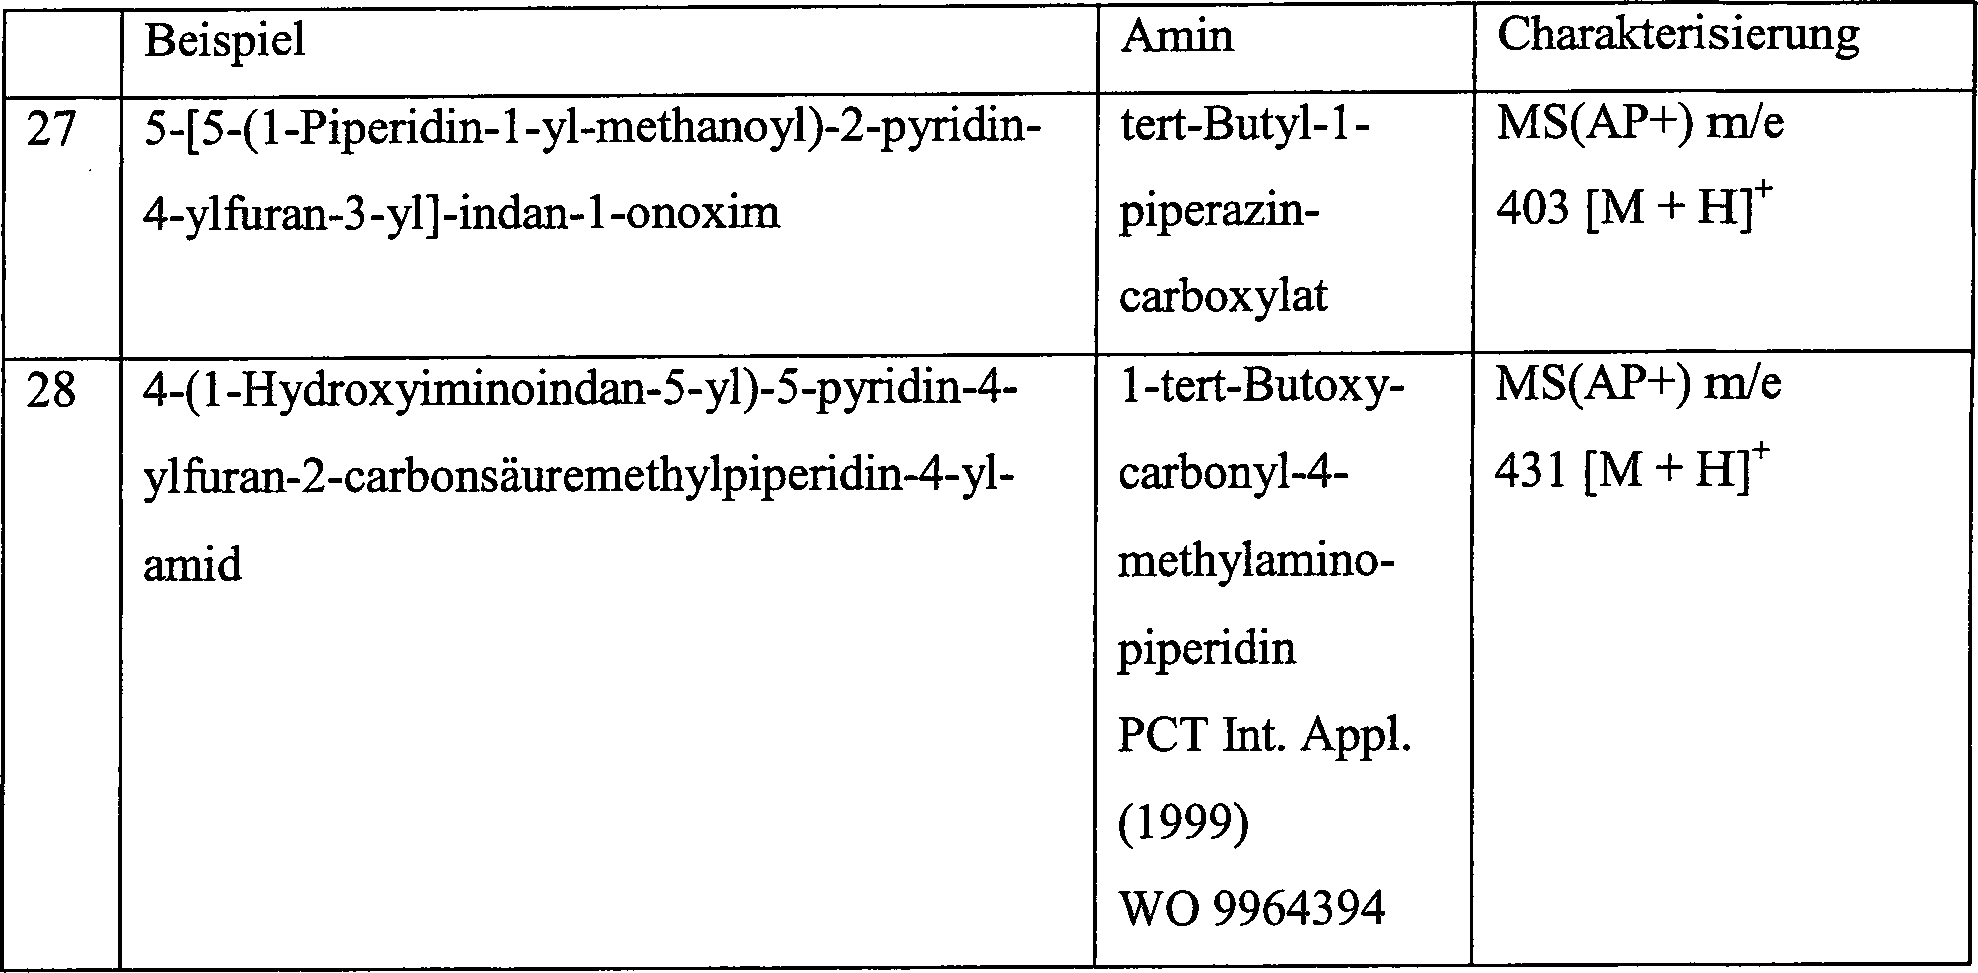
- Beispiel 29: 5-(1-Hydroxyiminoindan-5-yl)-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)-methylamid
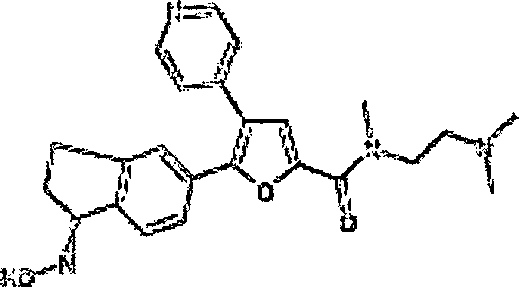
- Schritt 1. 5-(1-Oxoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)-methylamid
- Das Produkt von Beschreibung 3 (200 mg, 0,562 mmol), N-Cyclohexylcarbodiimid-N'-methylpolystyrol-Harz (1,8 mmol/g) (938 mg, 1,686 mmol), und 1-Hydroxybenzotriazolhydrat (228 mg, 1,686 mmol) wurden in Dimethylformamid (5 ml) und Dichlormethan (3 ml) suspendiert und mit Triethylamin (58 mg, 0,562 mmol) und N,N,N'-Trimethylethlendiamin (172 mg, 1,686 mmol) behandelt. Das Reaktionsgemisch wurde bei Raumtemperatur 16 Stunden lang gerührt und dann auf eine 10-g-SCX-Kartusche (Varian Mega Bond Elute) aufgegeben. Die Kartusche wurde mit Methanol gewaschen und dann mit einem Gemisch von 0,880 Ammoniak/Methanol (1:10). Die Produkt enthaltenden Fraktionen wurden vereinigt, im Vakuum eingedampft und der Rückstand über Kieselgel chromatographiert, wobei mit einem Gemisch von 0,880 Ammoniak/Methanol/Dichlormethan (1:9:90) eluiert wurde, um die in der Überschrift angegebene Verbindung zu gewinnen (180 mg, 80 %); MS (AP+) m/e 404 (M+H)+.
- Schritt 2. 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)-methylamid
- Die in der Überschrift angegebene Verbindung (110 mg, 59 %) wurde aus dem Produkt aus Schritt 1 unter Verwendung des Verfahrens von Beispiel 1 Schritt 2 hergestellt; MS (AP+ve) m/e 419 (M+H)+.
- Die nachstehenden Beispiele wurden durch das allgemeine Zwei-Schritt-Verfahren, das in Beispiel 29 beschrieben ist, hergestellt. Variierende Mengen von Triethylamin wurden zu den Umsetzungen in Schritt 1 zugegeben, wie angegeben:

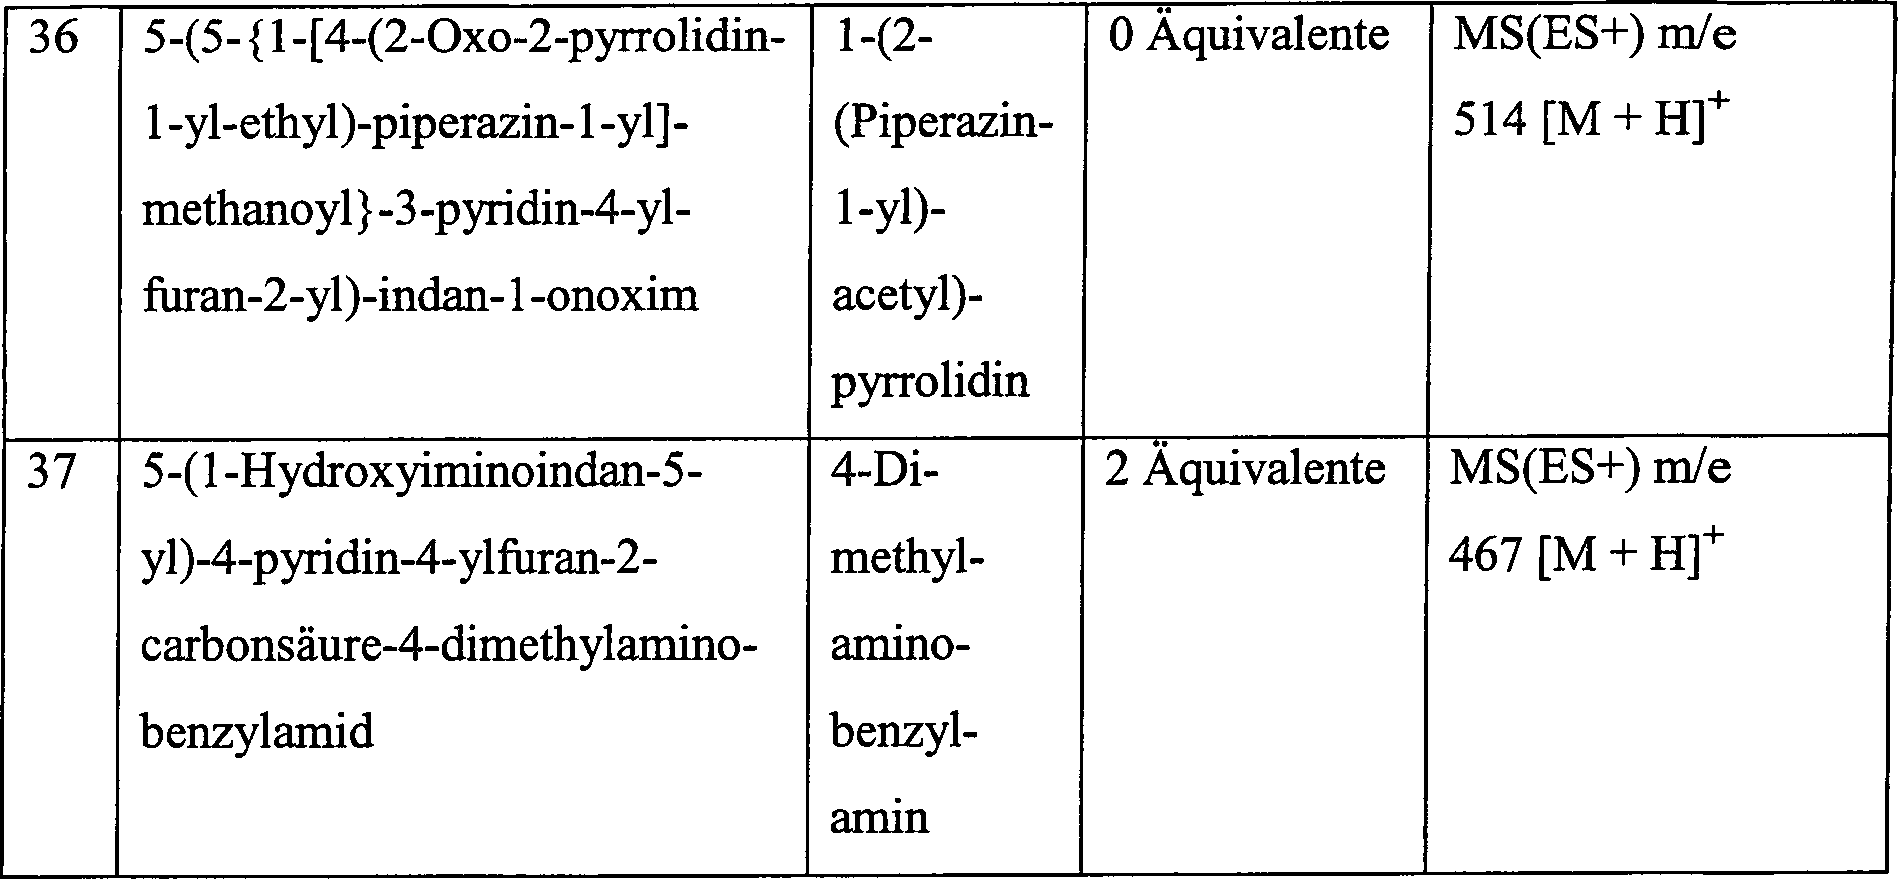
- Beispiel 38: 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-diisopropylaminoethyl)-amid
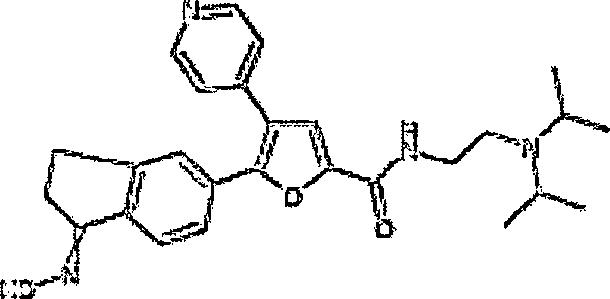
- Schritt 1. 5-(1-Oxoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-diisopropylaminoethyl)-amid
- Das Produkt von Beschreibung 3 (250 mg, 0,703 mmol), N-Cyclohexylcarbodiimid-N'-Methylpolystyrol-Harz (1,7 mmol/g) (1,240 g, 2,190 mmol) und 1-Hydroxybenzotriazolhydrat (104 mg, 0,773 mmol) wurden in Tetrahydrofuran (7 ml) und Dichlormethan (3 ml) suspendiert und mit Triethylamin (78 mg, 0,773 mmol) und N,N-Diisopropylethylendiamin (122 mg, 0,846 mmol) behandelt. Das Reaktionsgemisch wurde bei Raumtemperatur 16 Stunden lang gerührt, filtriert und das Filtrat im Vakuum eingedampft und der Rückstand über Kieselgel chromatographiert, wobei mit einem Gemisch von 0,880 Ammoniak/Methanol/Dichlormethan (1/9/90) eluiert wurde, um die in der Überschrift angegebene Verbindung zu gewinnen (187 mg, 60 %); MS (ES+) m/e 446 (M+H)+.
- Schritt 2. 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)-methylamid
- Die in der Überschrift angegebene Verbindung (0,051 g, 26 %) wurde aus dem Produkt aus Schritt 1 unter Verwendung des Verfahrens von Beispiel 1 Schritt 2 hergestellt; MS (AP+ve) m/e 461 (M+H)+.
- Die nachstehenden Beispiele wurden durch das allgemeine Zwei-Schritt-Verfahren, wie es in Beispiel 38 beschrieben ist, hergestellt.
-
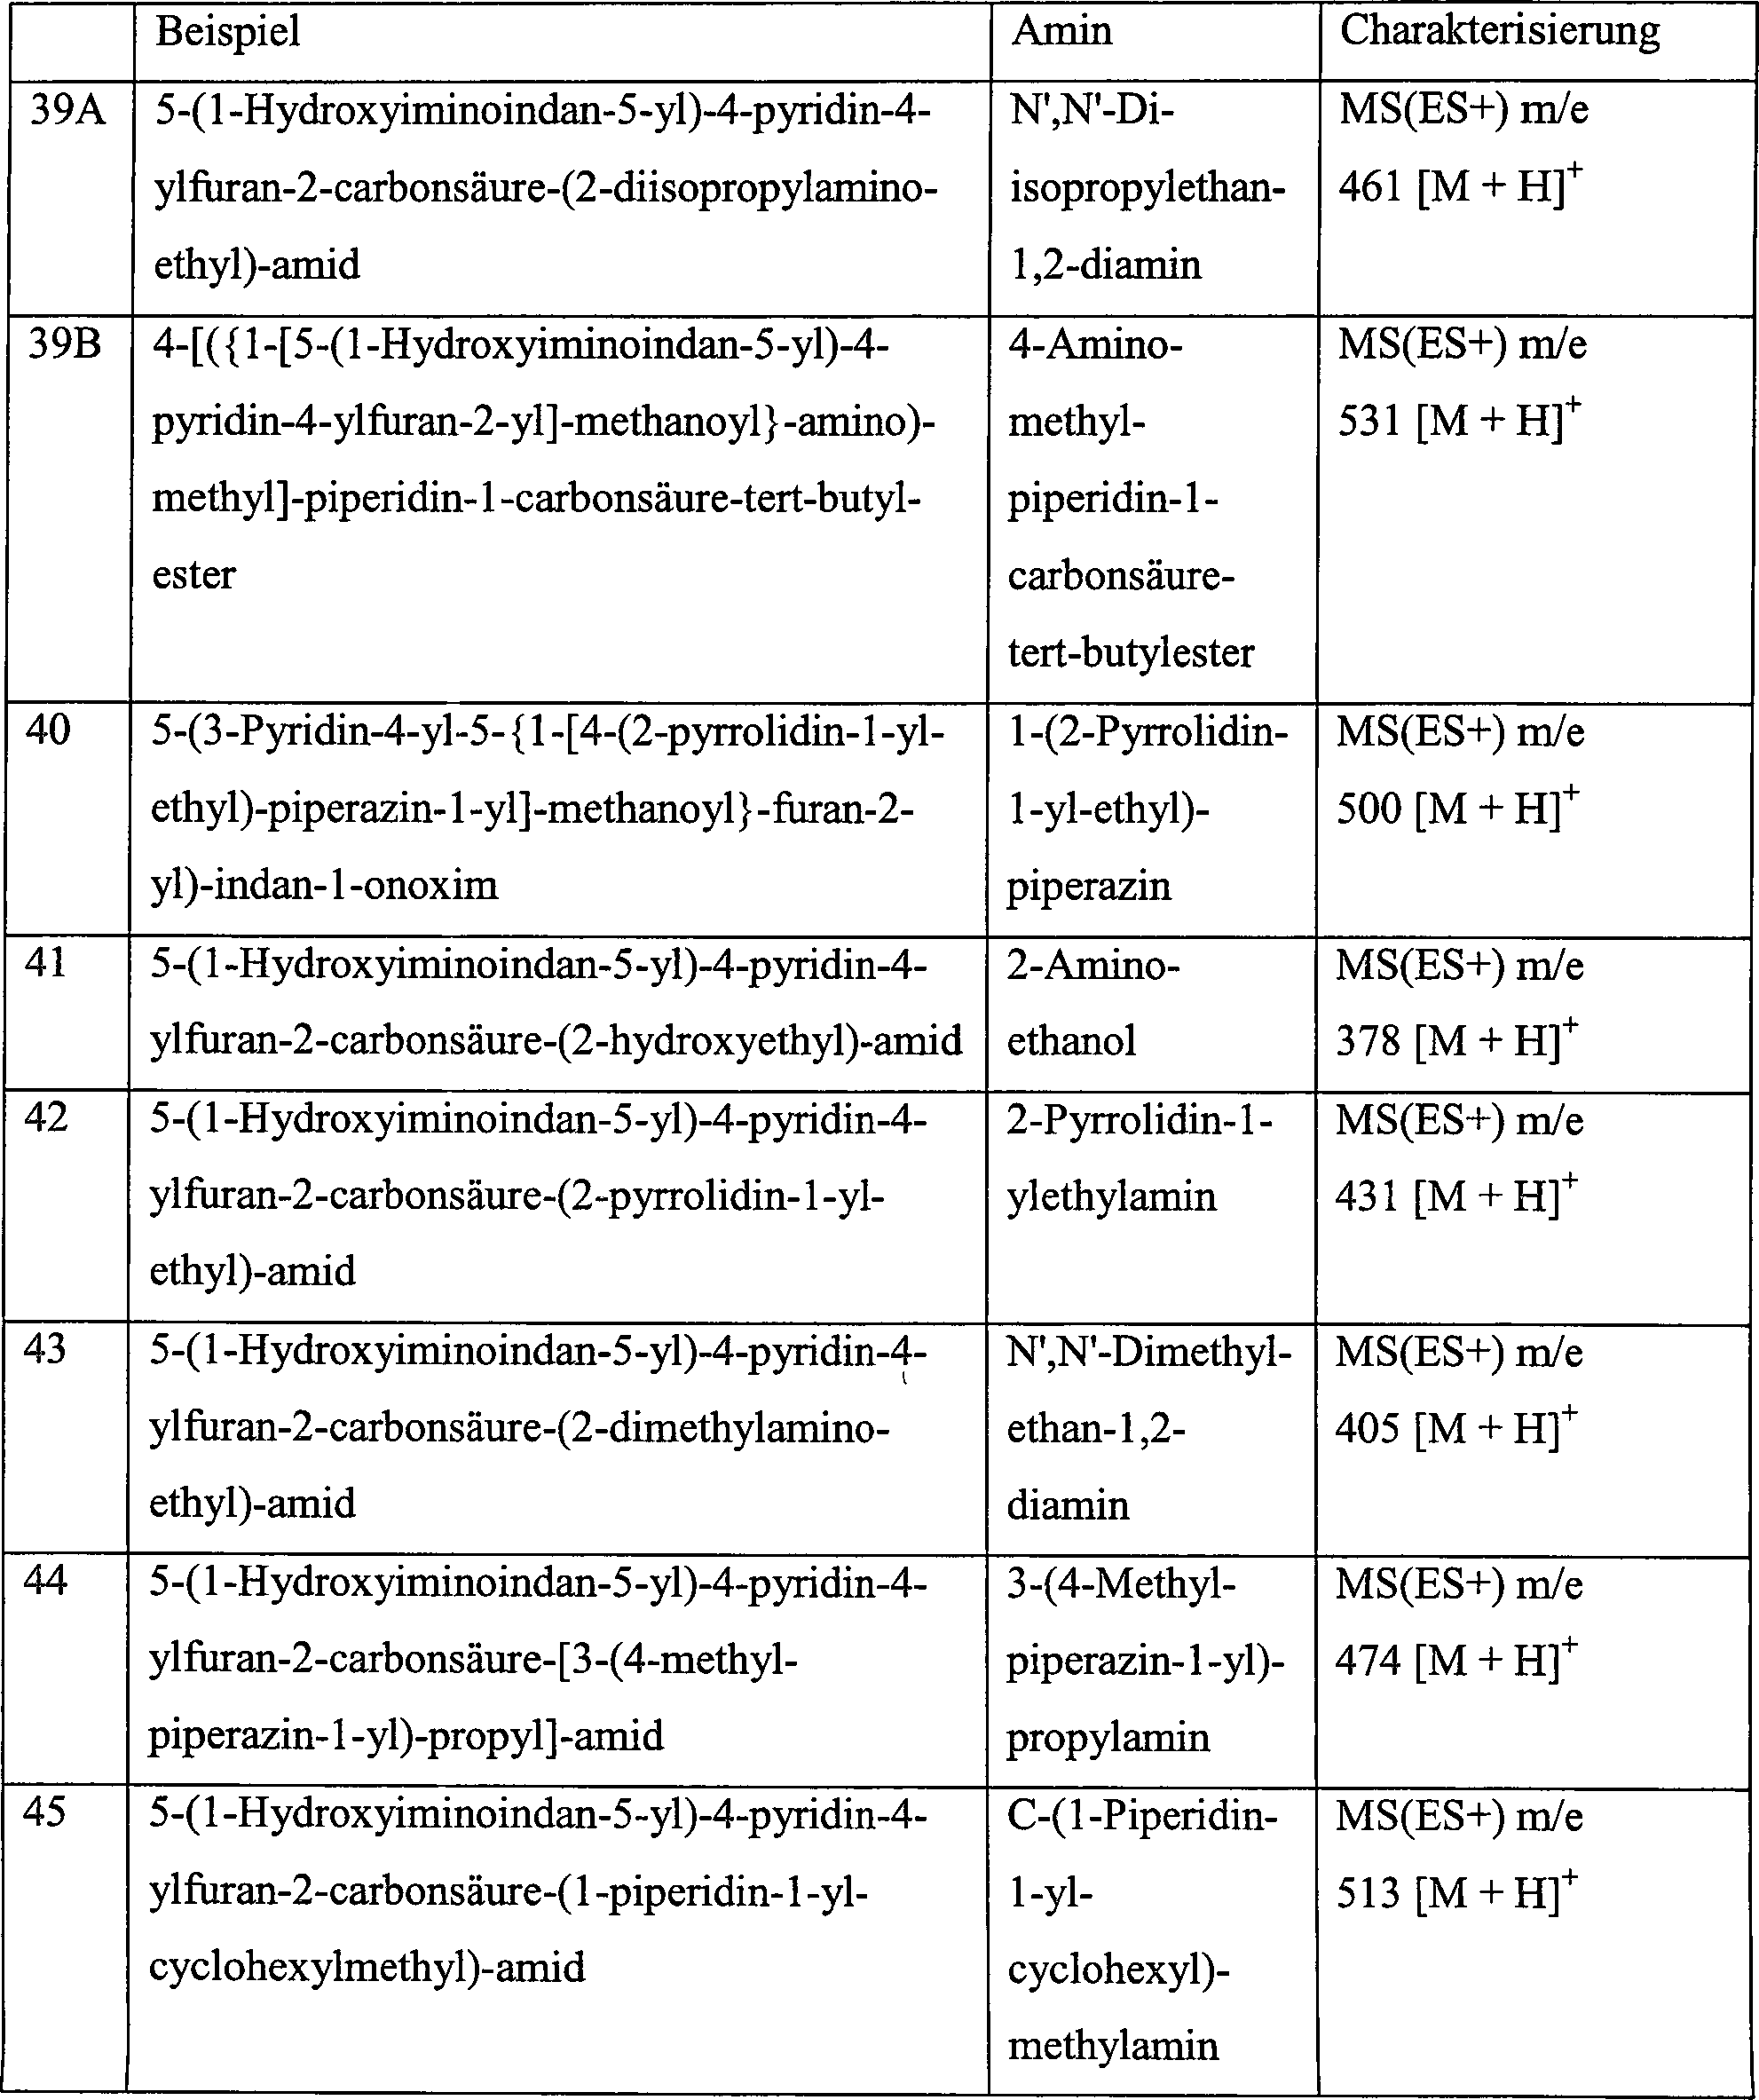
-
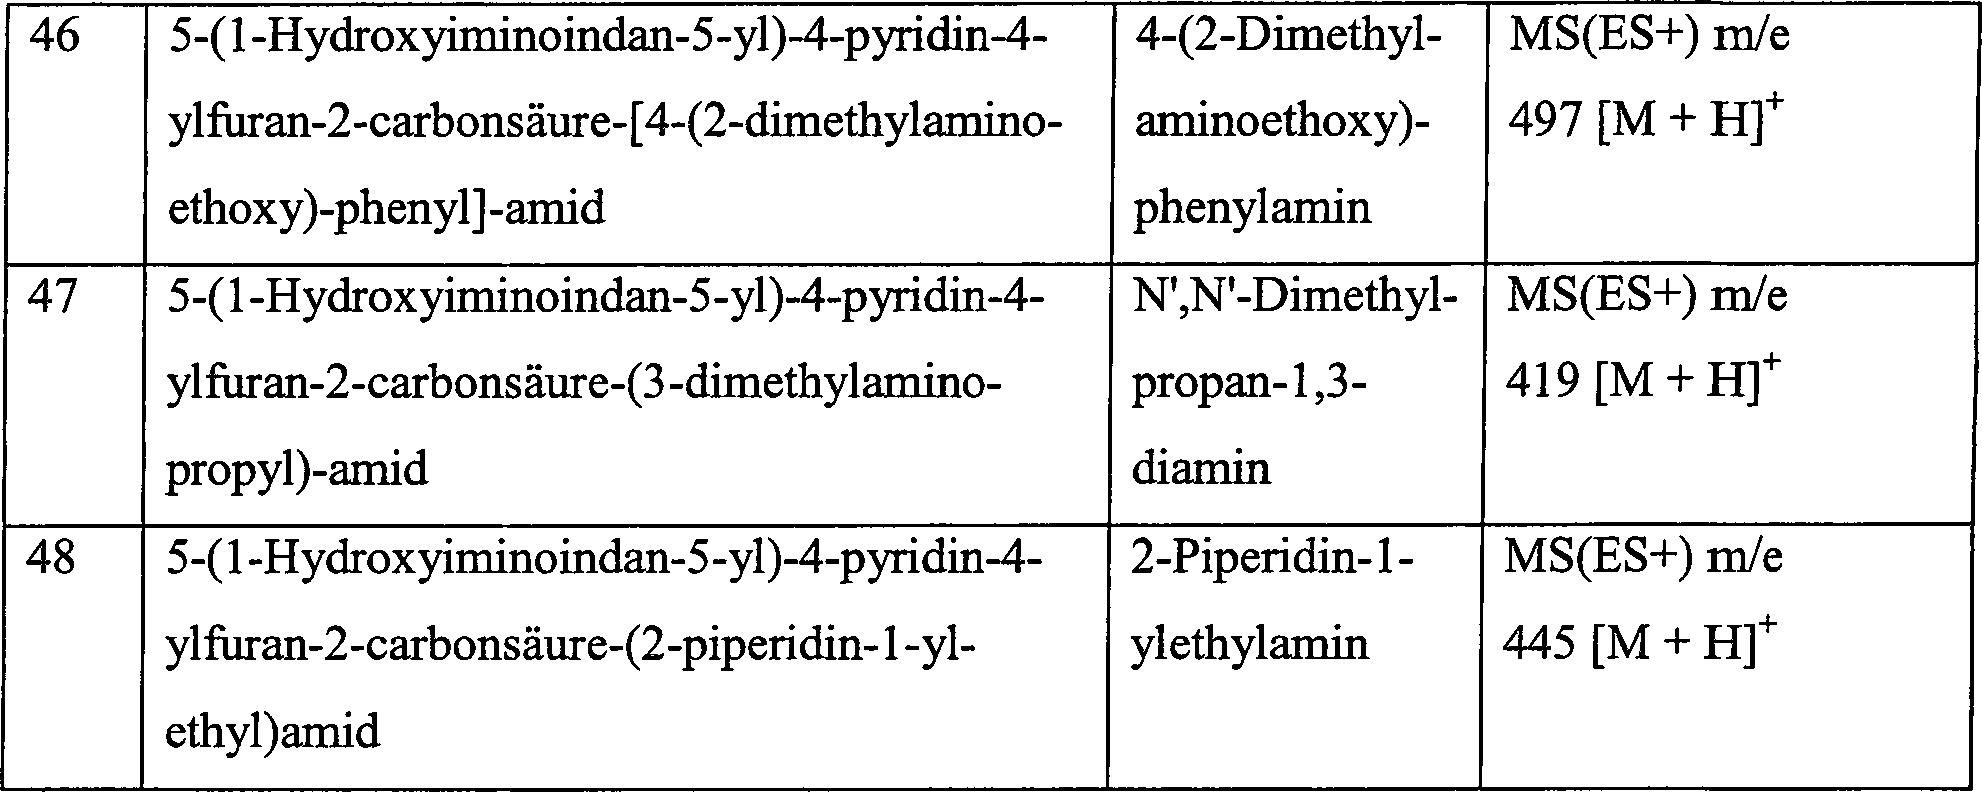
- Beispiel 49: 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-aminoethyl)-amid
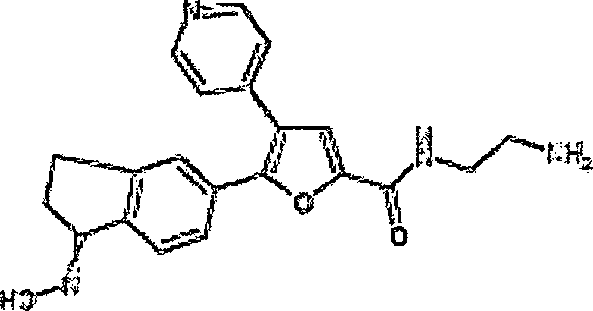
- Schritt 1: 5-(1-Oxoidan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-aminoethyl)-amid
- Die in der Überschrift angegebene Verbindung (0,107 g, 33 %) wurde aus dem Produkt von Beschreibung 3 (0,25 g, 0,703 mmol) und (2-Aminoethyl)-carbaminsäure-tert-butylester (135 mg, 0,843 mmol) unter Verwendung des Verfahrens von Beispiel 38 Schritt 1 hergestellt; MS (AP+) m/e 462 (M+H)+.
- Schritt 2: 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-aminoethyl)-amid
- Die in der Überschrift angegebene Verbindung (0,037 g, 23 %) wurde aus dem Produkt von Schritt 1 unter Verwendung des Verfahrens von Beispiel 26 Schritt 2 hergestellt; MS (ES-ve) m/e 375 [M-H]–.
- Die nachstehenden Verbindungen wurden durch das allgemeine Zwei-Schritt-Verfahren, wie es in Beispiel 49 beschrieben ist, hergestellt.
-
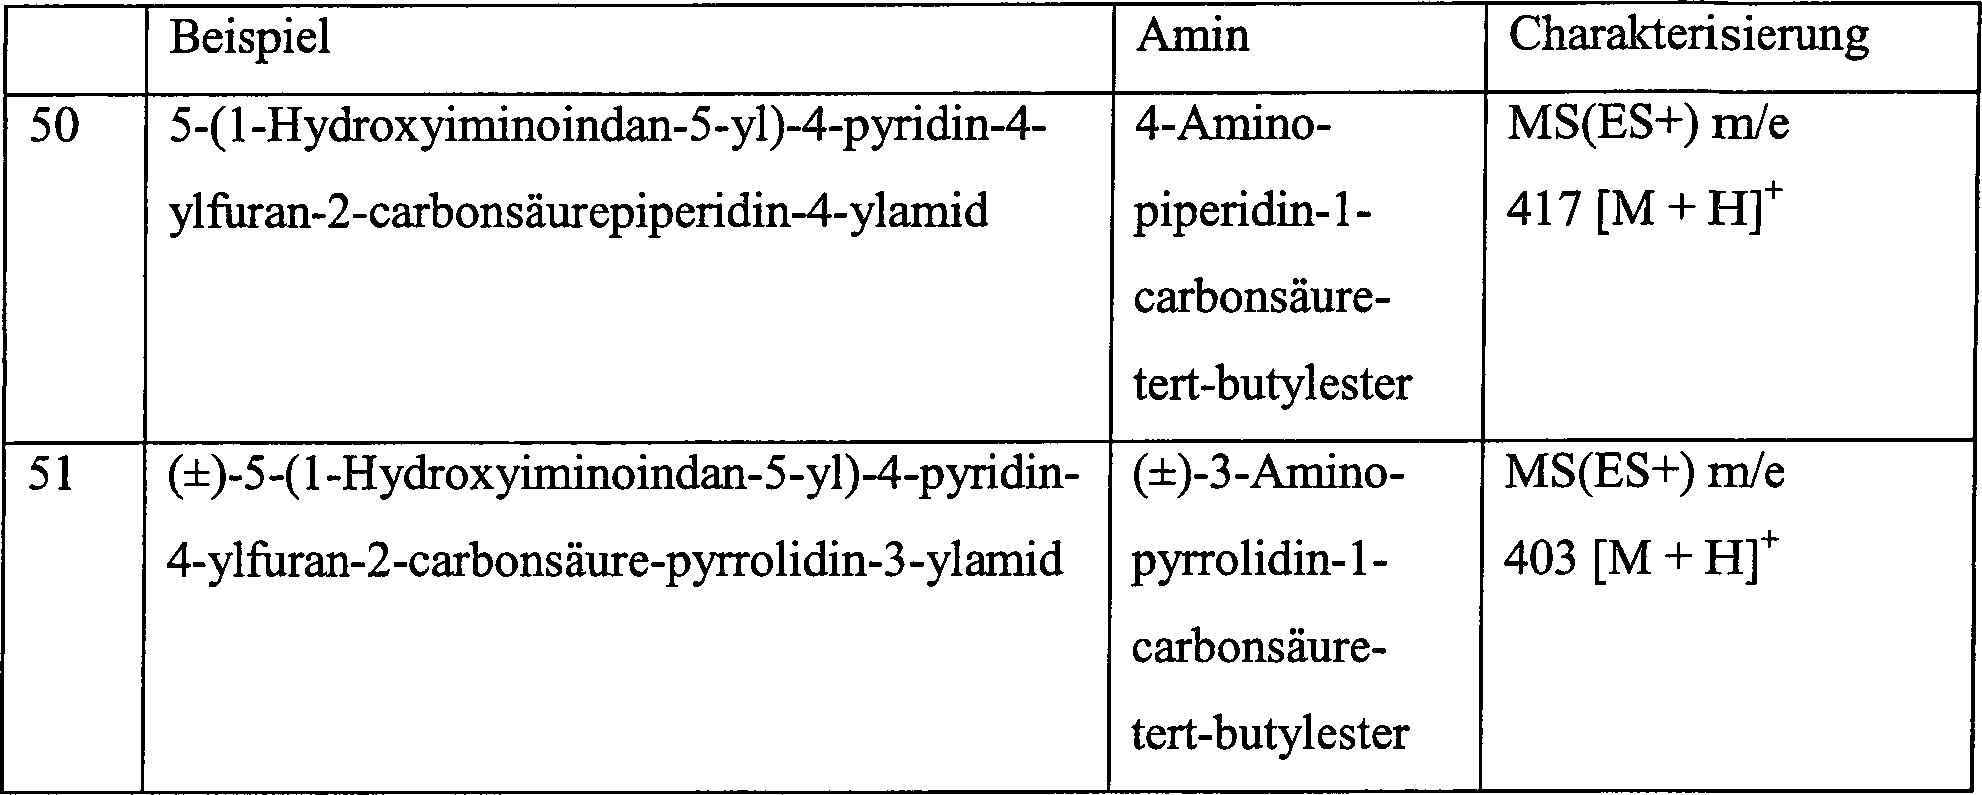
- Beispiel 52: 5-(1-Hydroximinoindan-5-yl)-4-pyridin-4-ylthiophen-2-carbonsäuremethyl-(1-methylpiperidin-4-yl)-amid
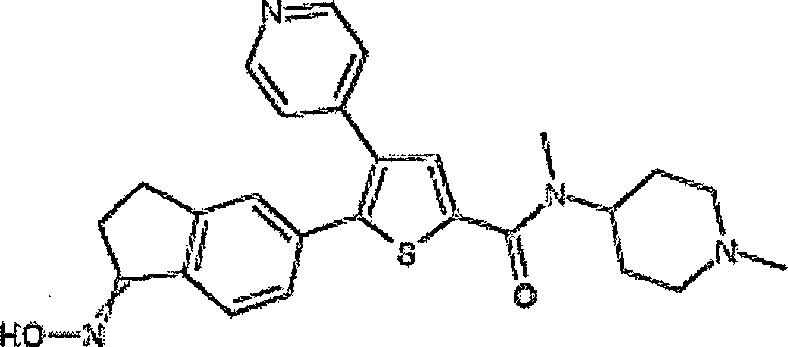
- Schritt 1. 4,5-Dibromthiophen-2-carbonsäuremethyl-(1-methyl-piperidin-4-yl)-amid
- 4,5-Dibromthiophen-2-carbonsäure (2,86 g, 10 mmol) wurde in Dichlormethan (50 ml) gelöst und tropfenweise bei 0° C mit Oxalylchlorid (2,61 ml, 30 mmol) behandelt. N,N-Dimethylfomamid (5 Tropfen) wurde zugegeben und die Lösung bei Raumtemperatur 3 Stunden lang gerührt. Die Lösung wurde im Vakuum eingedampft und mit Dichlormethan zusammen eingedampft (3-mal), um das rohe Säurechlorid zu gewinnen, 3,04 g. Der Feststoff wurde in THF (10 ml) gelöst und mit einer Lösung von 1-Methyl-4-(methylamino)-piperidin (1,28 g, 10 mmol) und Triethylamin (1,21 g, 12 mmol) in THF (20 ml) behandelt. Das Gemisch wurde bei Raumtemperatur 16 Stunden lang gerührt, im Vakuum eingedampft und der Rückstand zwischen Ethylacetat und gesättigter Natriumhydrogencarbonatlösung ausgeschüttelt. Die organische Phase wurde dreimal mit Wasser gewaschen, dann mit Salzlösung, über Magnesiumsulfat getrocknet und im Vakuum eingedampft, um das in der Überschrift angegebene Produkt zu gewinnen (3,41 g, 90 %), das ohne weitere Reinigung verwendet wurde MS (ES+) m/e 397/399/401 [M+H]+.
- Schritt 2. 4-Brom-5-(1-methoxyiminoindan-5-yl)-thiophen-2-carbonsäuremethyl-(1-methyl-piperidin-4-yl)-amid
- Das Produkt von Schritt 1 (3,41 g, 9 mmol), das Produkt von Beschreibung 1 (1,85 g, 9 mmol), Kaliumcarbonat (7,46 g, 54 mmol), Triphenylphosphin (240 mg, 0,9 mmol) und Palladiumacetat (100 mg, 0,45 mmol) wurden in Ethylenglycoldimethylether (50 ml) und Wasser (25 ml) gelöst. Die zweiphasige Lösung wurde unter Rückfluss 36 Stunden lang unter heftigem Rühren erhitzt, abgekühlt, dann durch eine Einlage von Celite filtriert, die sorgfältig mit Ethylacetat gewaschen wurde. Das Zwei-Phasen-Filtrat wurde getrennt und die organische Phase mit gesättigter Natriumhydrogencarbonatlösung, Wasser (3-mal) und Salzlösung gewaschen. Die Lösung wurde über Magnesiumsulfat getrocknet und im Vakuum zu einem rohen Feststoff eingedampft (4,9 g), der durch Kieselgelchromatographie gereinigt wurde (1:9:90 0,880 Ammoniak:Ethanol:Dichlormethan), um das in der Überschrift angegebene Produkt zu gewinnen (670 mg, 16 %); MS (AP+) m/e 477/479 [M+H]+.
- Schritt 3. 5-(1-Methoxyiminoindan-5-yl)-pyridin-4-ylthiophen-2-carbonsäuremethyl-(1-methyl-piperidin-4-yl)-amid
- Das Produkt von Schritt 2 (670 mg, 1,4 mmol), 4-Pyridylboronsäure (M. Lamothe et al., J. Med. Chem., 1997, 40, 3542) (189 mg, 1,5 mmol), Kaliumcarbonat (1,17 g, 8,5 mmol), Triphenylphosphin (37 mg, 0,14 mmol) und Palladiumacetat (16 mg, 0,07 mmol) wurden in Ethylenglycoldimethylether (15 ml) und Wasser (5 ml) gelöst. Die zweiphasige Lösung wurde unter Rückfluss 16 Stunden lang unter heftigem Rühren erhitzt, abgekühlt, dann durch eine Einlage von Celite filtriert, die sorgfältig mit Ethylacetat gewaschen wurde. Das Zwei-Phasen-Filtrat wurde getrennt und die organische Phase mit gesättigter Natriumhydrogencarbonatlösung, Wasser (3-mal) und Salzlösung gewaschen. Die Lösung wurde über Magnesiumsulfat getrocknet und im Vakuum zu einem rohen Feststoff eingedampft (691 mg), der durch Kieselgelchromatographie gereinigt wurde (1:9:90 0,880 Ammoniak:Ethanol:Dichlormethan), um das in der Überschrift angegebene Produkt zu gewinnen (476 mg, 72 %); MS (AP+) m/e 475 [M+H]+.
- Schritt 4. 5-(1-Oxoindan-5-yl)-4-pyridin-4-ylthiophen-2-carbonsäuremethyl-(1-methyl-piperidin-4-yl)-amid
- Das Produkt von Schritt 3 (476 mg, 1 mmol) wurde in 5 N Salzsäure (10 ml), Dioxan (10 ml) und Aceton (5 ml) gelöst und bei 80° C 2 Stunden lang erhitzt. Die resultierende Lösung wurde im Vakuum aufkonzentriert und mit Ethanol zusammen eingedampft (3-mal), um einen rohen Feststoff zu gewinnen. Dieser wurde zwischen gesättigter Natriumhydrogencarbonatlösung und Ethylacetat ausgeschüttelt. Die wässrige Phase wurde mit Ethylacetat nochmals extrahiert (2-mal), und die vereinigten organische Extrakte wurden mit Wasser (3-mal), Salzlösung gewaschen, getrocknet und im Vakuum zu einem rohen Feststoff eingedampft. Dieser wurde durch Säulenchromatographie gereinigt (1:9:40 0,880 Ammoniak:Ethanol:Dichlormethan), um das in der Überschrift angegebene Produkt zu gewinnen (300 mg, 67 %); MS (AP+) m/e 446 [M+H]+.
- Schritt 5. 5-(1-Hydroximinoindan-5-yl)-4-pyridin-4-ylthiophen-2-carbonsäuremethyl-(1-methylpiperidin-4-yl)-amid
- Das Produkt von Schritt 4 (300 mg, 0,8 mmol) wurde unter Rückfluss in Ethanol (10 ml), der Hydroxylamin (50 % wässrige Lösung) enthielt (1 ml), 1 Stunde lang erhitzt. Die Lösung wurde mit Ethanol zusammen eingedampft (3-mal), um einen rohen Feststoff zu gewinnen. Das Produkt wurde zweimal durch Kieselgelchromatographie gereinigt (1:9:40 0,880 Ammoniak:Ethanol:Dichlormethan), um die in der Überschrift angegebene Verbindung zu gewinnen (80 mg, 22 %); MS (AP+) m/e 461 [M+H]+.
- Es sollte klar sein, dass die vorliegende Erfindung alle Kombinationen von einzelnen und bevorzugten Untergruppen, die hierin beschrieben sind, abdeckt.
- BIOLOGISCHE BEISPIELE
- Die Wirkung der Verbindungen der Formel (I) als B-Raf Inhibitor kann durch den nachstehenden in vitro-Test bestimmt werden:
- Fluoreszenz-Anisotropie-Kinase-Bindungs-Test
- Das Kinase-Enzym, ein fluoreszierender Ligand und eine variable Konzentration der Testverbindung werden zusammen inkubiert, um das thermodynamische Gleichgewicht unter solchen Bedingungen zu erreichen, dass in Abwesenheit der Testverbindung der fluoreszierende Ligand signifikant (>50 %) an das Enzym gebunden ist und in Anwesenheit einer ausreichenden Konzentration (>10 × Ki) eines starken Inhibitors die Anisotropie des ungebundenen fluoreszierenden Liganden messbar unterschiedlich von dem gebundenen Wert ist. Die Konzentration des Kinase-Enzyms sollte bevorzugt ≥ 1 × Kf sein. Die Konzentration des benötigten fluoreszierenden Liganden wird von dem verwendeten Instrumentarium und den Fluoreszenz- und physikochemischen Eigenschaften abhängen. Die verwendete Konzentration muss niedriger sein als die Konzentration des Kinase-Enzyms und bevorzugt niedriger als die Hälfte der Kinase-Enzym-Konzentration. Eine typische Vorschrift ist:
Alle Verbindungen werden nacheinander in DMSO gelöst, dann durch eine einstufige Verdünnung in Vergleichspuffer, 50 mM HEPES, pharmazeutischer pH 7,5, 1 mM CHAPS, 10 mM MgCl2 für den Test.
Konzentration des B-Raf-Enzyms: 1 nM
Konzentration des fluoreszierenden Liganden: 0,5 nM
Konzentration des Test-Verbindung: 0,5 nM–100 μM
Komponenten in 10 μl Endvolumen in einer schwarzen Mikrotiterplatte vom Typ LJL HE 384 inkubiert, bis das Gleichgewicht erreicht war (mehr als 3 Std., bis zu 30 Std.)
Fluoreszenz-Anisotropie eingelesen in ein LJL-Acquest-Fluoreszenz-Lesegerät.
Definitionen: Ki = Dissoziationskonstante für Inhibitorbindung
Kf = Dissoziationskonstante für die Bindung des fluoreszierenden Liganden - Der fluoreszierende Ligand ist die nachstehende Verbindung:die von 5-[2-(4-Aminomethylphenyl)-5-pyridin-4-yl-1H-imidazol-4-yl]-2-chlorphenol und Rhodamingrün abgeleitet ist.

- Verbindungen der Erfindung weisen einen Kd-Wert von weniger als 1 μM auf.
- Raf-Kinase-Test
- Die Wirkung von menschlichem rekombinanten B-Raf-Protein wurde in vitro durch den Test der Integration von radioaktiv markiertem Phosphat in rekombinante MAP Kinase Kinase (MEK), ein bekanntes physiologisches Substrat von B-Raf abgeschätzt. Katalytisch wirksames menschliches rekombinantes B-Raf-Protein wurde durch Reinigung aus Sf9-Insektenzellen, die mit einem menschlichen B-Raf-rekombinanten Baculovirus-Expressions-Vektor infiziert waren, erhalten. Um sicher zu stellen, dass die gesamte Phosphorylierung des Substrats von der Wirkung von B-Raf herrührte, wurde eine katalytisch inaktive Form von MEK benützt. Dieses Protein wurde aus Bakterienzellen gereinigt, die eine mutante inaktive MEK als ein Fusionsprotein mit Glutathion-S-Transferase (GST-kdMEK) exprimierten.
- Verfahren: Als Standard-Test-Bedingungen für die katalytische Wirkung von B-Raf wurden 3 μg GST-kdMEK, 10 μM ATP und 2 μCi 33P-ATP, 50 mM MOPS, 0,1 mM EDTA, 0,1 M Saccharose, 10 mM MgCl2 plus 0,1 % Dimethylsulfoxid (welches die Verbindung, wo angemessen, enthielt) in einem gesamten Reaktionsvolumen von 30 μl benützt. Die Reaktionsgemisch wurden bei 25° C 90 Minuten lang inkubiert und die Umsetzungen durch Zugabe von EDTA auf eine Endkonzentration von 50 μM beendet. 10 μl des Reaktionsgemisches wurden auf P81-Phosphocellulose-Papier getüpfelt und luftgetrocknet. Nach vier Waschschritten in 10 %iger Trichloressigsäure, 0,5 %iger Phosphorsäure, wurden die Papiere vor der Zugabe von Scintillationsflüssigkeit und der Bestimmung der Radioaktvität in einem Scintillationszähler luftgetrocknet.
- Ergebnisse: Es wurde festgestellt, dass die Verbindungen der Beispiele beim Hemmen der durch B-Raf vermittelten Phosphorylierung von GST-kdMEK-Substrat wirksam waren, wobei sie IC50-Werten < 3 μM aufwiesen. Die Wirkung der Verbindungen als Raf-Inhibitoren können auch durch die Tests bestimmt werden, die in WO 99/10325; McDonald, O. B., Chen, W. J., Ellis, B., Hoffman, C., Overton, L., Rink, M., Smith, A., Marshall, C. J. und Wood, E. R. (1999) A scintillation proximity assay for the Raf/MEK/ERK kinase cascade: high throughput screening and identification of selective enzyme inhibitors, Anal. Biochem. 268: 318-329 und in AACR meeting New Orleans 1998 Poster 3793 beschrieben sind.
- Die neuroprotektiven Eigenschaften von B-Raf-Inhibitorenn können durch den nachstehenden in vitro-Test bestimmt werden:
- Neuroprotektive Eigenschaften von B-Raf Inhibitoren in Ratten-Hippocampus-Scheiben-Kulturen
- Organotypische Kulturen stellen eine Zwischenstufe zwischen dissoziierten neuronalen Zellkulturen und in vivo-Modellen von Sauerstoff- und Glucoseentzug (OGD) zur Verfügung. Die Mehrheit der glial-neuronalen Wechselwirkungen und der neuronalen Schaltkreise werden in kultivierten Hippocampus-Scheiben beibehalten, womit sie die Untersuchung der Muster des Todes zwischen sich unterscheidenden Zelltypen in einem Modell ermöglichen, das der in vivo-Situation ähnelt. Diese Kulturen erlauben das Studium von verspäteter Zellschädigung und verspätetem Zelltod 24 Stunden lang oder mehr nach einem Insult und lassen die Abschätzung der Folgen von Langzeit-Veränderungen unter Kulturbedingungen zu. Eine Reihe von Laboratorien haben von verzögerter neuronaler Schädigung als Antwort auf OGD in organotypischen Kulturen des Hippocampus berichtet (Vornov et al., Stroke, 1994, 25, 57-465; NeVertiefung et al., Brain Res., 1995, 676, 38-44). Es ist gezeigt worden, dass verschiedene Klassen von Verbindungen in diesem Modell schützen, einschließlich EAA-Antagonisten (Strasser et al., Brain Res., 1995, 687, 167-174), Na-Kanal-Blocker (Tasker et al., J. Neurosci., 1992, 12, 98-4308) und Ca-Kanal-Blocker (Pringle et al., Stroke, 1996, 7, 2124-2130). Bis heute ist relativ wenig über die Rollen von intrazellulären Kinase-vermittelten Signal-Wegen bei neuronalem Zelltod in diesem Modell bekannt.
- Verfahren: Organotypische Hippocampus-Scheiben-Kulturen wurden unter Verwendung des Verfahrens von Stoppini et al., J. Neurosci. Methods, 1995, 37, 173-182 hergestellt. Kurz gesagt werden 400-Mikrometer-Schnitte, die aus Hippocampi von Sprague-Dawley-Ratten 7 bis 8 Tage nach der Geburt hergestellt werden, auf semiporösen Membranen 9 bis 12 Tage lang kultiviert. OGD wird dann durch 45 Minuten lange Inkubation in serum- und glucosefreiem Medium in einer anaeroben Kammer induziert. Die Kulturen werden dann vor der Analyse 23 Stunden lang in den Luft/CO2-Inkubator zurückgestellt. Propidiumiodid (PI) wird als ein Indikator des Zelltods verwendet. PI ist nicht toxisch für Neuronen und ist in vielen Studien verwendet worden, um die Lebensfähigkeit von Zellen nachzuprüfen. In geschädigte Neuronen kommt PI hinein und bindet an Nukleinsäuren. Gebundenes PI zeigt eine erhöhte Emission bei 635 nm, wenn es bei 540 nm angeregt wird. Ein PI-Fluoreszenz-Bild und ein Weißlicht-Bild werden aufgenommen und der Anteil von Zelltod analysiert. Die Fläche der CA1-Region wird aus dem Weißlicht-Bild definiert und über das PI-Bild überlagert. Das PI-Signal wird eingegrenzt und die Fläche der PI-Schädigung als ein Prozentanteil der CA1-Fläche ausgedrückt. Die Korrelation zwischen der PI-Fluoreszenz und dem histologisch bestätigten Zelltod ist zuvor durch Nissl-Anfärbung unter Verwendung von Kresolviolett (NeVertiefung et a.., J. Neurosci., 1995, 15, 7702-7711) validiert worden.
- Die Anti-Krebs-Eigenschaften der Verbindungen der Erfindung können durch die nachstehenden in vitro-Tests bestimmt werden:
- Methylenblau-Wachtumshemmungs-Test (Test 2)
- Normale menschliche Vorhaut-Fibroblasten (HFF), menschliches Melanom (A375P, SKMEL2, SKMEL3), Kolonkarzinom (Colo 205) wurden in dem nachstehenden Wachstumsmedium kultiviert: A375P, Colo 205, RosVertiefung Park Memorial Institute (RPMI) 1640 (Life Technologies 22400-089), das 10 % fötales Rinderserum (FRS) enthielt; HFF, Dulbecco's modifiziertes Eagle Medium (DMEM) (Life Technologies 12320-032), das 10 % FRS enthielt; SKMEL2 und SKMEL3, Minimum Essential Medium (MEM, Life Technologies 11095-080), das 1× nicht-essenzielle Aminosäuren (Life Technologies 11140-050) und 10 % FRS enthielt. Die Zellen wurden unter Verwendung von 0,25 % Trypsin/1 mM EDTA geerntet, unter Verwendung eines Hämocytometers gezählt und in 10,0 Mikrolitern der angemessenen Medien in den nachstehenden Dichten in eine Gewebekultur-Platte mit 96 Vertiefungen platziert (Falcon 3075): HFF und A375P, 5000 Zellen/Vertiefung; alle anderen Zelllinien, 10000 Zellen/Vertiefung. Am nächsten Tag wurden die Verbindungen in RPMI, das 100 Mikrogramm/ml Gentamicin, zweimal die benötigte Endkonzentration, enthielt, aus 10 mM Stammlösungen in Dimethylsulfoxid (DMSO) verdünnt. Einhundert Mikroliter dieser Verdünnungen wurden pro Vertiefung zu den 100 Mikrolitern der Medien, die sich aktuell auf den Zellplatten befanden, zugegeben. RPMI, das 0,6 % DMSO enthielt, wurde zu den Kontroll-Vertiefungen zugegeben. Verbindungen verdünnt in. Die Endkonzentration von DMSO in allen Vertiefungen war 0,3 %. Die Zellen wurden bei 37° C, 5 % CO2 3 Tage lang inkubiert. Das Medium wurde durch Blasen entfernt. Die Biomasse der Zellen wurde durch Anfärben der Zellen mit 90 μl Methylenblau (Sigma M9140, 0,5 % in 50:50 Ethanol:Wasser) pro Vertiefung und mindestens 30 Minuten lange Inkubation bei Raumtemperatur abgeschätzt. Die Anfärbung wurde entfernt, die Platten durch Eintauchen in entionisiertes Wasser gespült und luftgetrocknet. Um die Anfärbung von den Zellen abzulösen, wurden 100 μl Lösungsvermittlungs-Lösung (1 % N-Lauroylsarcosin-Natriumsalz, Sigma L5125, in Phosphat-gepufferter Salzlösung (PBS)) zugegeben, und die Platten wurden bei Raumtemperatur 30 Minuten lang inkubiert. Die optische Dichte bei 620 nM wurde auf einem Mikroplattenableser gemessen. Die prozentuale Hemmung des Zellwachstums wurde relativ zu mit Träger behandelten Kontroll-Vertiefungen berechnet. Die Konzentration der Verbindung, die 50 % des Zellwachtums hemmt (IC50), wurde unter Verwendung der nichtlinearen Regression (Levenberg-Marquardt) und der Gleichung y = Vmax (1 – (x/(K + x))) + Y2, wobei „K" gleich dem IC50-Wert war, interpoliert.
- XTT-72-Std.-Wachstumshemmungs-Vorschrift für kultivierte Säugetierzellen (Test 3)
- Menschliche diploide Vorhaut-Fibroblasten (HFF) oder menschliche Kolonkarzinomzellen (Colo 201) wurden in Dulbecco's modifiziertem Eagle Medium (DMEM) (Invitrogen/Life Technologies), das 10 % fötales Rinderserum (FRS) und the Antibiotika Penicillin (100 Einheiten/ml) und Streotomycin (100 Mikrogramm/ml) (Invitrogen/Life Technologies) enthielt, herangezogen. Das Wachstum fand bei 37° C in befeuchteten Inkubatoren mit 5 % CO2 in 75-cm2-Plastic-Formkästen statt. Die Zellen wurden unter Verwendung von 0,25 % Trypsin/1 mM Ethylendiamintetraessigsäure (EDTA) geerntet, in Wachstumsmedium resuspendiert und unter Verwendung eines Hämocytometers gezählt. Platten mit 96 Vertiefungen mit flachen Böden wurden mit 2 × 10³ Zellen/Vertiefung in einem Volumen von 200 μl aus mit Trypsin versetzten exponentiell wachsenden Kulturen besät. Zu den „blinden" Vertiefungen wurde Wachstumsmedium ohne Zusätze zugegeben. Die Zellen wurden über Nacht inkubiert, um eine Anhaftung zuzulassen.
- Am nächsten Tag wurde das Medium aus den Vertiefungen, die Zellen enthielten, durch 180 Mikroliter frischen Mediums ersetzt. Angemessene Verdünnungen der Test-Verbindungen wurden zu den Vertiefungen aus den Stammlösungen der Verbindung, die in Dimethylsulfoxid (DMSO) gelöst war, zugegeben; die endgültigen DMSO-Konzentrationen in allen Vertiefungen betrug 0,2 %. Zellen plus Verbindung wurden für zusätzliche 72 Std. bei 37° C unter normalen Wachstumsbedingungen inkubiert. Die Zellen wurden dann unter Verwendung von Standard-XTT/PMS* auf Lebensfähigkeit getestet. Fünfzig Mikroliter der XTT/PMS-Lösung wurden zu jeder Vertiefung zugegeben, und die Platten wurden 90 Minuten lang bei 37° C inkubiert. Die Extinktion bei 450 nM wurde dann unter Verwendung eines 96-Vertiefungs-UV-Platten-Ablesers (Molecular Devices) bestimmt. Unter diesen Bedingungen betrug die Extinktion von unbehandelten Kontroll-Zellen bei 450 nm mindestens 1,0 optische Dichteeinheit/ml. Die prozentuale Lebensfähigkeit der Zellen in jeder Vertiefung wurde aus diesen Daten (nachdem sie um die Hintergrund-Extinktion korrigiert worden waren) berechnet. Sie war gleich
100 × (A450 für die Test-Vertiefung/A450 für die unbehandelten Kontroll-Vertiefung),
wobei die A450-Werte Durchschnitte von Dreifachmessungen waren. Der IC50-Wert war diejenige Konzentration der Verbindung, welche die Lebensfähigkeit der Zellen auf 50 % der Lebensfähigkeit der Kontrollen (unbehandelt) verminderte, wie es aus Auftragungen der Konzentration gegen die prozentuale Lebensfähigkeit bestimmt wurde. - *Herstellung der XTT/PMS-Lösung (unmittelbar vor dem Test). Für jede Platte mit 96 Vertiefungen wurden 8 mg XTT (2,3-Bis[2-methoxy-4-nitro-5-sulfophenyl]-2H-tetrazolium-5-carboxanilid) (Sigma Chemical Co.) pro Platte in 100 μl DMSO gelöst. 3,9 ml H2O wurden zugegeben, um das XTT zu lösen, und 20 μl PMS-Stammlösung (Phenazinmethosulfat, Sigma Chemical Co.) (30 mg/ml) wurde aus gefrorener in gleiche Teile aufgeteilter Stammlösung (10 mg PMS in 3,3 ml Phosphat-gepufferter Salzlösung (Invitrogen/Life Technologies) zugegeben. (Diese Stammlösungen werden routinemäßig bis zu ihrer Verwendung bei –20° C eingefroren.)
- Normale menschliche Vorhaut-Fibroblasten (HFF) sind, zur Kontrolle, die normale Zelllinie, die nicht gehemmt oder zumindest viel weniger empfindlich sein sollte.
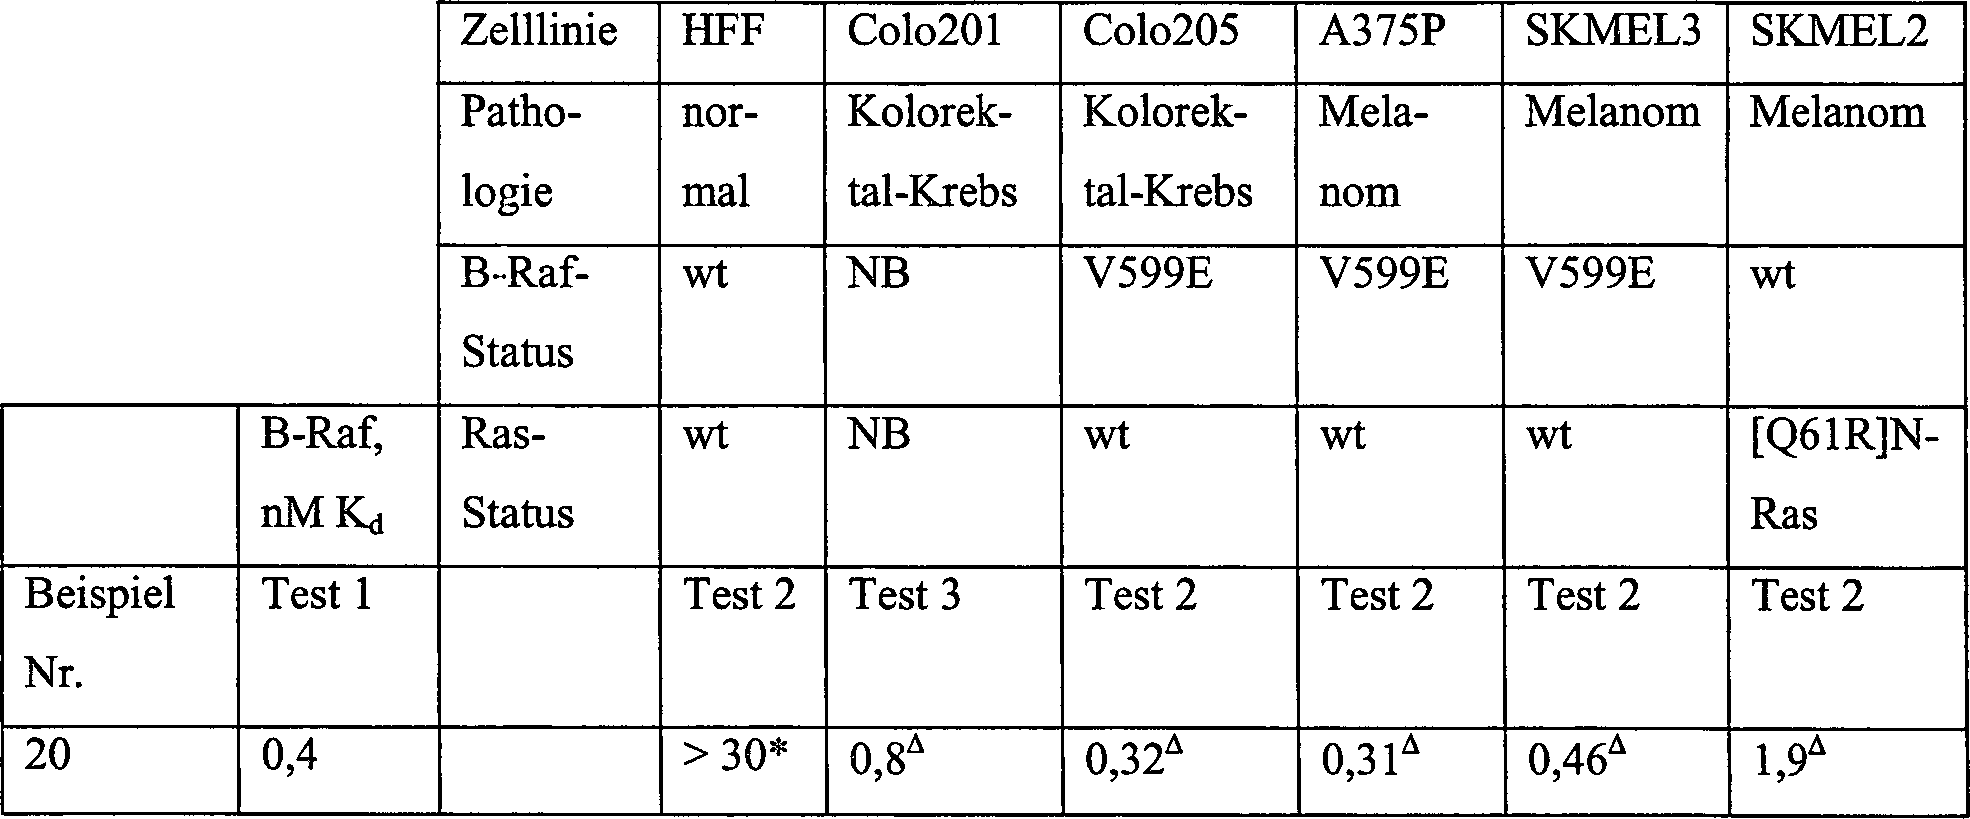
- * zeigt an: IC50 > 3 μM
- Δ zeigt an: IC50 = 0,3–3 μM
- t zeigt an: IC50 < 0,3 μM
- Von A375, Colo205 und SKMEL wird in der Literatur als Wildtyp (wt) für den Ras-Status berichtet.
- V599E zeigt an, dass die Zelllinien eine aktivierende B-Raf-Mutation (V599E) aufweisen.
- NB bedeutet: nicht bestimmt.
- Über die gesamte Beschreibung und die Ansprüche, die folgen, werden, wenn es der Kontext nicht anders erfordert, das Wort „umfassen" und Variationen wie etwa „umfasst" und „umfassend" so verstanden werden, dass es den Einschluss einer festgelegten Einheit oder eines Schritts oder einer Gruppe von Einheiten bedeutet, aber nicht den Ausschluss einer anderen Einheit oder eines anderen Schritts oder einer anderen Gruppe von Einheiten oder Schritten.
- Die Anmeldung, von der diese Beschreibung und die Ansprüche einen Teil bilden, kann als Basis für die Priorität in Bezug auf eine folgende Anmeldung verwendet werden. Die Ansprüche von solchen nachfolgenden Anmeldungen können auf ein Merkmal oder eine Kombination von Merkmalen, die hier beschrieben sind, ausgerichtet werden. Sie können die Form von Zusammensetzungs-, Verfahrens- oder Verwendungsansprüchen haben und können durch Beispiel und ohne Begrenzung die nachstehenden Ansprüche einschließen.
Claims (10)
- Verbindung der Formel (I):wobei: X O, CH2, CO, S oder NH ist oder die Einheit X-R1 Wasserstoff ist; Y1 und Y2 unabhängig voneinander CH oder N darstellen; R1 Wasserstoff, C1-6-Alkyl, C3-7-Cycloalkyl, Aryl, Aryl-C1-6-alkyl, Heterocyclyl, Heterocyclyl-C1-6-alkyl, Heteroaryl oder Heteroaryl-C1-6-alkyl ist, von denen jeder, außer Wasserstoff, gegebenenfalls substituiert sein kann; R2 CONR6R7 ist; R6 und R7 unabhängig voneinander Wasserstoff, C1-6-Alkyl, C3-7-Cycloalkyl, Aryl, Aryl-C1-6-alkyl, Heteroaryl, Heteroaryl-C1-6-alkyl, Heterocyclyl oder Heterocyclyl-C1-6-alkyl sind, von denen jeder, außer Wasserstoff, gegebenenfalls substituiert sein kann, oder R6 und R7 zusammen mit dem Stickstoffatom, an das sie gebunden sind, einen 3- bis 12-gliedrigen monocyclischen oder bicyclischen Ring bilden, welcher gegebenenfalls bis zu drei Heteroatome einschließt, ausgewählt aus O, N oder S, wobei der Ring gegebenenfalls substituiert sein kann; Ar ein Rest der Formel a) oder b) ist:
 wobei A einen kondensierten 5- bis 7-gliedrigen Ring darstellt, welcher gegebenenfalls bis zu zwei Heteroatome enthält, ausgewählt aus O, S und NR5, wobei R5 Wasserstoff oder C1-6-Alkyl ist, wobei der Ring gegebenenfalls mit bis zu 2 Substituenten substituiert ist, ausgewählt aus Halogen, C1-6-Alkyl, Hydroxy, C1-6-Alkoxy oder Keto; R3 und R4 unabhängig voneinander ausgewählt sind aus Wasserstoff, Halogen, C1-6-Alkyl, Aryl, Aryl-C1-6-alkyl, C1-6-Alkoxy, C1-6-Alkoxy-C1-6-alkyl, Halogen-C1-6-alkyl, Aryl-C1-6-alkoxy, Hydroxy, Nitro, Cyano, Azido, Amino, mono- und di-N-C1-6-Alkylamino, Acylamino, Arylcarbonylamino, Acyloxy, Carboxy, Carboxysalzen, Carboxyestern, Carbamoyl, mono- und di-N-C1-6-Alkylcarbamoyl, C1-6-Alkoxycarbonyl, Aryloxycarbonyl, Ureido, Guanidino, C1-6-Alkylguanidino, Amidino, C1-6-Alkylamidino, Sulfonylamino, Aminosulfonyl, C1-6-Alkylthio, C1-6-Alkylsulfinyl oder C1-6-Alkylsulfonyl; und einer der Reste X1 und X2 ausgewählt ist aus O, S oder NR11 und der andere Rest CH ist, wobei R11 Wasserstoff, C1-6-Alkyl, Aryl oder Aryl-C1-6-alkyl ist; oder ein pharmazeutisch verträgliches Salz davon.
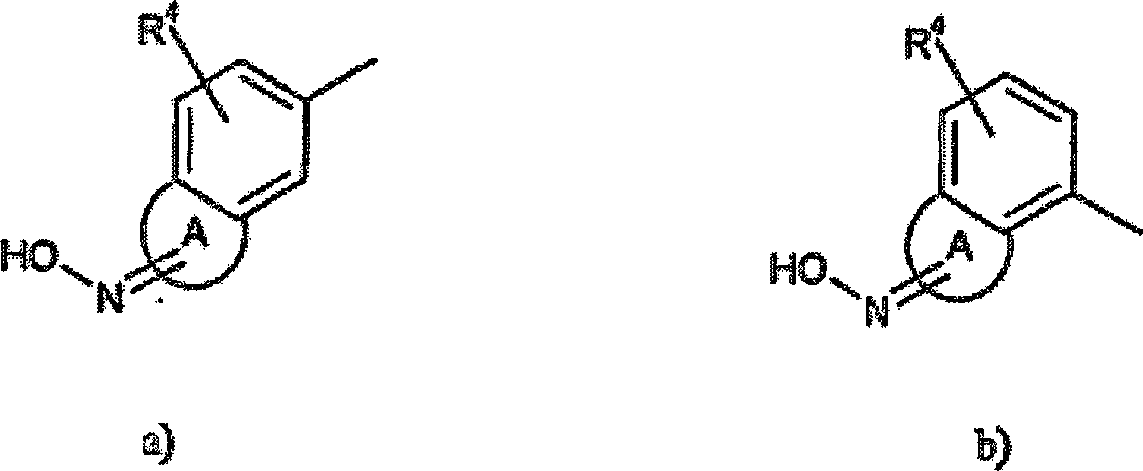
- Verbindung gemäß Anspruch 1, wobei X-R1 Wasserstoff ist.
- Verbindung gemäß einem der vorstehenden Ansprüche, wobei A einen kondensierten 5-gliedrigen Ring darstellt, welcher gegebenenfalls bis zu zwei Heteroatome enthält, ausgewählt aus O, S und NR5, wobei R5 Wasserstoff oder C1-6-Alkyl ist, wobei der Ring gegebenenfalls mit bis zu 2 Substituenten substituiert ist, ausgewählt aus Halogen, C1-6-Alkyl, Hydroxy, C1-6-Alkoxy oder Keto.
- Verbindung gemäß einem der vorstehenden Ansprüche, wobei R6 und R7 unabhängig voneinander ausgewählt sind aus Wasserstoff, C1-6-Alkyl, Aryl, Heterocyclyl und Heterocyclyl-C1-6-Alkyl, wobei jeder der Reste, außer Wasserstoff, gegebenenfalls substituiert sein kann, oder R6 und R7 zusammen mit dem Stickstoffatom, an das sie gebunden sind, einen 3- bis 7-gliedrigen Monocyclus bilden, welcher gegebenenfalls bis zu 3 Heteroatome einschließt, ausgewählt aus O, N oder S, wobei der Ring gegebenenfalls substituiert sein kann.
- Verbindung, ausgewählt aus: 5-[5-(1-Morpholin-4-ylmethanoyl)-2-pyridin-4-ylfuran-3-yl]indan-1-on-oxim, 5-[5-(1-Piperidin-1-ylmethanoyl)-2-pyridin-4-ylfuran-3-yl]indan-1-on-oxim, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-(2-morpholin-4-ylethyl)amid, 5-(5-{1-[4-(2-Methoxyethyl)piperazin-1-yl]methanoyl}-2-pyridin-4-ylfuran-3-yl)indan-1-on-oxim, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-methyl-(1-methylpiperin-4-yl)amid, 5-[5-(1-[1,4']-Bipiperidinyl-1'-ylmethanoyl)-2-pyridin-4-ylfuran-3-yl]indan-1-on-oxim, 5-(5-{1-[4-(4-Chlorbenzyl)piperazin-1-yl]methanoyl}-2-pyridin-4-ylfuran-3-yl)indan-1-on-oxim, 5-{5-[1-(4-Cyclohexylpiperazin-1-yl)methanoyl]-2-pyridin-4-ylfuran-3-yl}indan-1-on-oxim, 5-{5-[1-(4-Methylpiperazin-1-yl)methanoyl]-2-pyridin-4-ylfuran-3-yl}indan-1-on-oxim, 5-(5-{1-[4-(2-Oxo-2-pyrrolidin-1-ylethyl)piperazin-1-yl]methanoyl}-2-pyridin-4-ylfuran-3-yl)indan-1-on-oxim, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-4-dimethylaminobenzylamid, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)ethylamid, 4-[({1-[4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-yl]methanoyl}amino)-methyl]piperidin-1-carbonsäure-tert.-butylester, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)amid, 5-(2-Pyridin-4-yl-5-{1-[4-(2-pyrrolidin-1-ylethyl)piperazin-1-yl]methanoyl}furan-3-yl)indan-1-on-oxim, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-(1-piperidin-4-ylcyclohexylmethyl)amid, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-[4-(2-dimethylaminoethoxy)phenyl]amid, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-(2-pyrrolidin-1-ylethyl)amid, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-[3-(4-methylpiperazin-1-yl)propyl]amid, 5-{2-Pyridin-4-yl-5-[1-(4-pyrrolidin-1-ylpiperidin-1-yl)methanoyl]furan-3-yl}indan-1-on-oxim, 5-(5-{1-[4-(2-Dimethylaminoethyl)piperazin-1-yl]methanoyl}-2-pyridin-4-ylfuran-3-yl)indan-1-on-oxim, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4ylfuran-2-carbonsäure-(2-diisopropylaminoethyl)amid, 5-(5-{1-[4-(2-Dimethylaminoethyl)piperazin-1-yl]methanoyl}-2-pyridin-4-ylfuran-3-yl)indan-1-on-oxim, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-((1R,5S)-8-methyl-8-azabicyclo[3.2.1]oct-3-yl)amid, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-((1R,5S)-9-methyl-9-azabicyclo[3.3.1]non-3-yl)amid, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-methylpiperidin-4-ylamid, 5-[5-(1-Piperazin-1-ylmethanoyl)-2-pyridin-4-yl)furan-3-yl]indan-1-on-oxim, 4-(1-Hydroxyiminoindan-5-yl)-5-pyridin-4-ylfuran-2-carbonsäure-methylpiperidin-4-ylamid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)methylamid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-methyl-(1-methylpiperidin-4-yl)amid, 5-[5-(1-[1,4']-Bipiperidinyl-1'-ylmethanoyl)-3-pyridin-4-ylfuran-2-yl]-indan-1-on-oxim, 5-(5-{1-[4-(4-Chlorbenzyl)piperazin-1-yl]methanoyl}-3-pyridin-4-ylfuran-2-yl)indan-1-on-oxim, 5-{5-[1-(4-Cyclohexylpiperazin-1-yl)methanoyl]-3-pyridin-4-ylfuran-2-yl}indan-1-on-oxim, 5-{5-[1-(4-Methylpiperazin-1-yl)methanoyl]-3-pyridin-4-ylfuran-2-yl}indan-1-on-oxim, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-4-dimethylaminobenzylamid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-pyrrolidin-1-ylethyl)amid, 5-(5-{1-[4-(2-Oxo-2-pyrrolidin-1-ylethyl)piperazin-1-yl]methanoyl}-3-pyridin-4-ylfuran-2-yl)indan-1-on-oxim, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-diisopropylaminoethyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-diisopropylaminoethyl)amid; 4-[({1-[5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-yl]methanoyl}amino)-methyl]piperidin-1-carbonsäure-tert.-butylester, 5-(3-Pyridin-4-yl-5-{1-[4-(2-pyrrolidin-1-ylethyl)piperazin-1-yl]methanoyl}furan-2-yl)indan-1-on-oxim, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-hydroxyethyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-pyrrolidin-1-ylethyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-dimethylaminoethyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-[3-(4-methylpiperazin-1-yl)propyl]amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(1-piperidin-1-ylcyclohexylmethyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-[4-(2-dimethylaminoethoxy)phenyl]amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(3-dimethylaminopropyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-piperidin-1-ylethyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-(2-aminoethyl)amid, 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäurepiperidin-4-ylamid, (+/–)-5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylfuran-2-carbonsäure-pyrrolidin-3-ylamid, und 5-(1-Hydroxyiminoindan-5-yl)-4-pyridin-4-ylthiophen-2-carbonsäure-methyl-(1-methylpiperidin-4-yl)amid.
- Arzneimittel, umfassend eine Verbindung gemäß einem der Ansprüche 1 bis 5 oder ein pharmazeutisch verträgliches Salz davon und einen pharmazeutisch verträglichen Träger.
- Verwendung einer Verbindung gemäß einem der Ansprüche 1 bis 5 oder eines pharmazeutisch verträglichen Salzes davon zur Herstellung eines Medikaments zur prophylaktischen oder therapeutischen Behandlung eines jeglichen Krankheitszustandes in einem Menschen oder einem anderen Säuger, welcher durch ein neurotraumatisches Ereignis verschlimmert oder verursacht wird.
- Verwendung einer Verbindung gemäß einem der Ansprüche 1 bis 5 oder eines pharmazeutisch verträglichen Salzes davon zur Herstellung eines Medikaments zur prophylaktischen oder therapeutischen Behandlung von Krebs.
- Verwendung gemäß Anspruch 8, wobei der Krebs kolorektal ist oder ein Melanom ist.
- Verwendung einer Verbindung gemäß einem der Ansprüche 1 bis 5 oder eines pharmazeutisch verträglichen Salzes davon zur Herstellung eines Medikaments zur prophylaktischen oder therapeutischen Behandlung von chronischen neurodegenerativen Erkrankungen, Schmerz, Migräne oder Herzhypertrophie.
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| GB0121494 | 2001-09-05 | ||
| GBGB0121494.9A GB0121494D0 (en) | 2001-09-05 | 2001-09-05 | Compounds |
| PCT/EP2002/009942 WO2003022836A1 (en) | 2001-09-05 | 2002-09-05 | Nitrogen-containing heterocyclic compounds and their use as raf inhibitors |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| DE60214019D1 DE60214019D1 (de) | 2006-09-28 |
| DE60214019T2 true DE60214019T2 (de) | 2007-01-18 |
Family
ID=9921562
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| DE60214019T Expired - Fee Related DE60214019T2 (de) | 2001-09-05 | 2002-09-05 | Stickstoff enthaltende heterozyklen und ihre verwendung als raf inhibitoren |
Country Status (8)
| Country | Link |
|---|---|
| US (1) | US7297693B2 (de) |
| EP (1) | EP1432702B1 (de) |
| JP (1) | JP2005505563A (de) |
| AT (1) | ATE336489T1 (de) |
| DE (1) | DE60214019T2 (de) |
| ES (1) | ES2268110T3 (de) |
| GB (1) | GB0121494D0 (de) |
| WO (1) | WO2003022836A1 (de) |
Families Citing this family (11)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7189745B1 (en) | 1999-11-22 | 2007-03-13 | Smithkline Beecham Corporation | Compounds |
| DE60103136T2 (de) * | 2000-03-06 | 2004-10-28 | Smithkline Beecham Plc, Brentford | Imidazolderivate als Raf-Kinase Inhibitoren |
| GB0112348D0 (en) * | 2001-05-19 | 2001-07-11 | Smithkline Beecham Plc | Compounds |
| EP1432703A1 (de) * | 2001-09-05 | 2004-06-30 | Smithkline Beecham Plc | Heterocycle-carboxamide derivate als raf kinase inhibitoren |
| TW200639163A (en) * | 2005-02-04 | 2006-11-16 | Genentech Inc | RAF inhibitor compounds and methods |
| CL2008001626A1 (es) | 2007-06-05 | 2009-06-05 | Takeda Pharmaceuticals Co | Compuestos derivados de heterociclos fusionados, agente farmaceutico que los comprende y su uso en la profilaxis y tratamiento del cancer. |
| US20100190777A1 (en) | 2007-07-17 | 2010-07-29 | Plexxikon Inc. | Compounds and methods for kinase modulation, and indications therefor |
| JP5270553B2 (ja) | 2007-08-23 | 2013-08-21 | 武田薬品工業株式会社 | 複素環化合物およびその用途 |
| JP5350247B2 (ja) | 2007-08-29 | 2013-11-27 | 武田薬品工業株式会社 | 複素環化合物およびその用途 |
| US8697874B2 (en) | 2008-12-01 | 2014-04-15 | Takeda Pharmaceutical Company Limited | Heterocyclic compound and use thereof |
| JO3101B1 (ar) | 2008-12-02 | 2017-09-20 | Takeda Pharmaceuticals Co | مشتقات بنزوثيازول كعوامل مضادة للسرطان |
Family Cites Families (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US6548503B1 (en) * | 1998-11-04 | 2003-04-15 | Smithkline Beecham Corporation | Pyridin-4-yl or pyrimidin-4-yl substituted pyrazines |
| GB0005357D0 (en) * | 2000-03-06 | 2000-04-26 | Smithkline Beecham Plc | Compounds |
-
2001
- 2001-09-05 GB GBGB0121494.9A patent/GB0121494D0/en not_active Ceased
-
2002
- 2002-09-05 ES ES02779309T patent/ES2268110T3/es not_active Expired - Lifetime
- 2002-09-05 US US10/488,579 patent/US7297693B2/en not_active Expired - Fee Related
- 2002-09-05 WO PCT/EP2002/009942 patent/WO2003022836A1/en not_active Ceased
- 2002-09-05 EP EP02779309A patent/EP1432702B1/de not_active Expired - Lifetime
- 2002-09-05 JP JP2003526911A patent/JP2005505563A/ja active Pending
- 2002-09-05 DE DE60214019T patent/DE60214019T2/de not_active Expired - Fee Related
- 2002-09-05 AT AT02779309T patent/ATE336489T1/de not_active IP Right Cessation
Also Published As
| Publication number | Publication date |
|---|---|
| US7297693B2 (en) | 2007-11-20 |
| WO2003022836A1 (en) | 2003-03-20 |
| DE60214019D1 (de) | 2006-09-28 |
| US20040209883A1 (en) | 2004-10-21 |
| ATE336489T1 (de) | 2006-09-15 |
| EP1432702B1 (de) | 2006-08-16 |
| GB0121494D0 (en) | 2001-10-24 |
| ES2268110T3 (es) | 2007-03-16 |
| EP1432702A1 (de) | 2004-06-30 |
| JP2005505563A (ja) | 2005-02-24 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE60220290T2 (de) | Pyridinderivate als inhibitoren der raf-kinase | |
| DE60206911T2 (de) | Imidazol-2-carbonsäureamid derivate als raf-kinase-inhibitoren | |
| DE60112312T2 (de) | Imidazolderivate als raf-kinase-inhibitoren | |
| DE60103133T2 (de) | Imidazol-2-carbonsäureamid derivate als raf kinase inhibitoren | |
| DE60015594T2 (de) | Imidazolderivate und deren verwendung als raf kinase inhibitoren | |
| EP1423383B1 (de) | Pyridin-substituierte furanderivate als raf-kinase inhibitoren | |
| DE60103136T2 (de) | Imidazolderivate als Raf-Kinase Inhibitoren | |
| US20070244123A1 (en) | Heterocycle-carboxamide derivatives as raf kinase inhibitors | |
| US7297694B2 (en) | Pyridylfurans and pyrroles as Raf kinase inhibitors | |
| US7297693B2 (en) | Nitrogen-containing heterocyclic compounds and their use as Raf inhibitors | |
| US7446106B2 (en) | Pyridylfurans and pyrroles as Raf kinase inhibitors | |
| JP2005505564A (ja) | Rafキナーゼ阻害剤としてのピリジン置換フラン誘導体 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| 8364 | No opposition during term of opposition | ||
| 8339 | Ceased/non-payment of the annual fee |