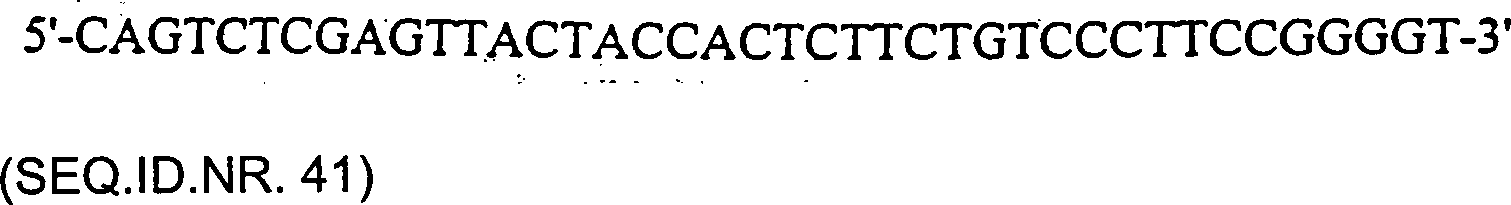
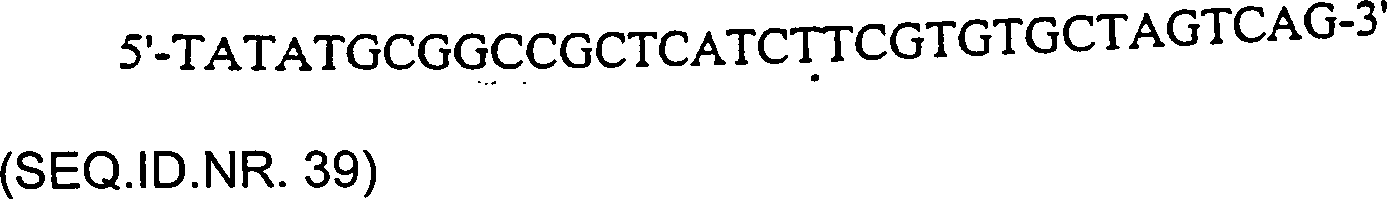
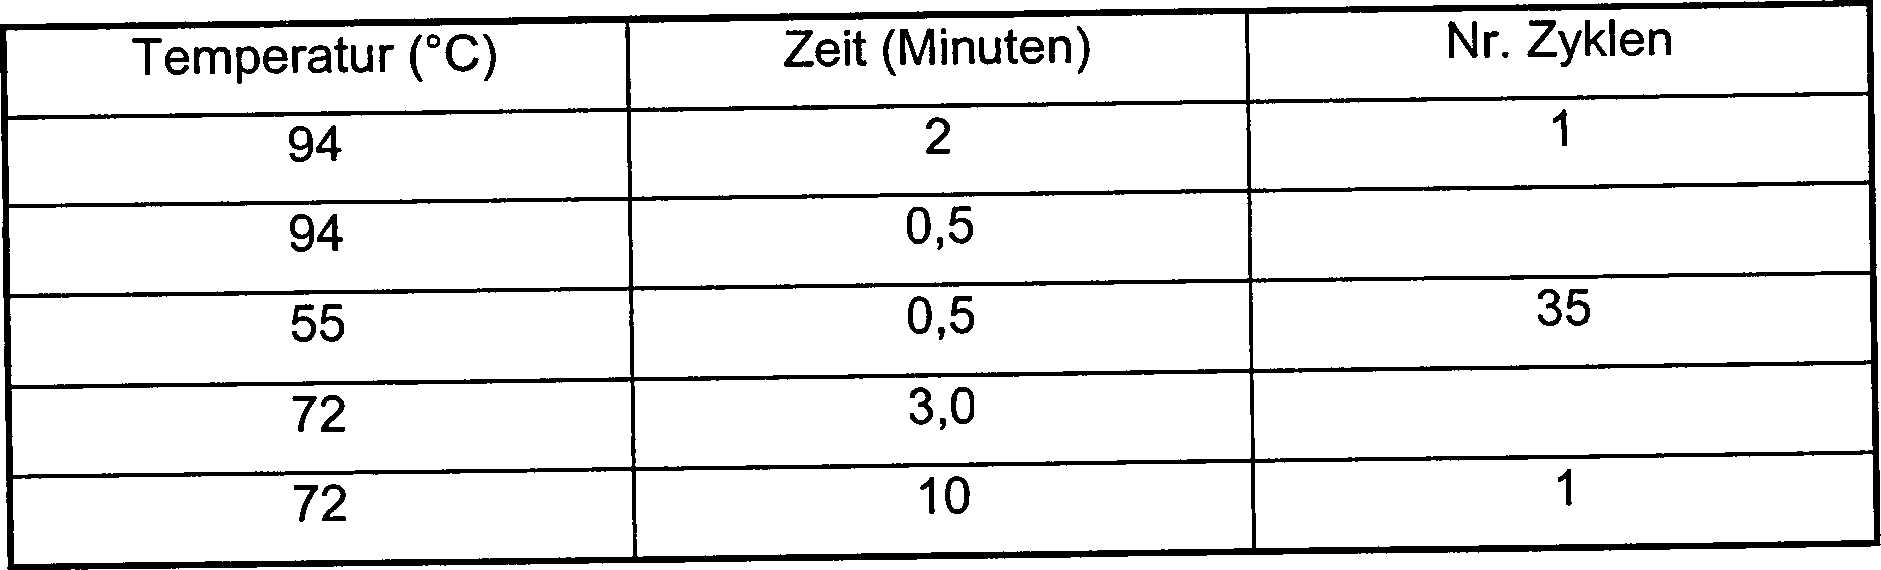
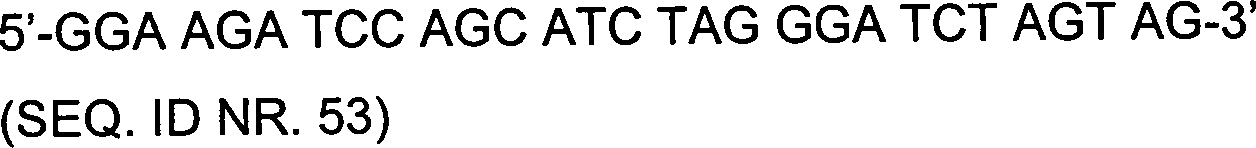
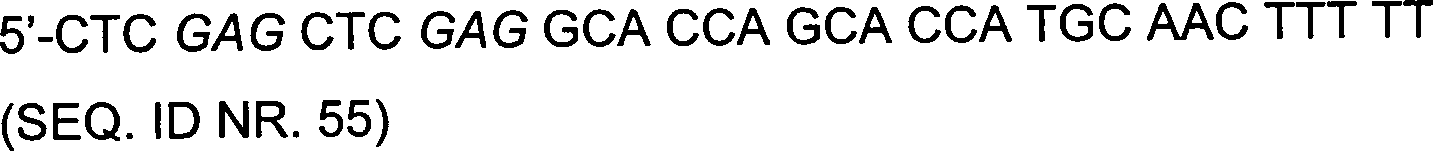
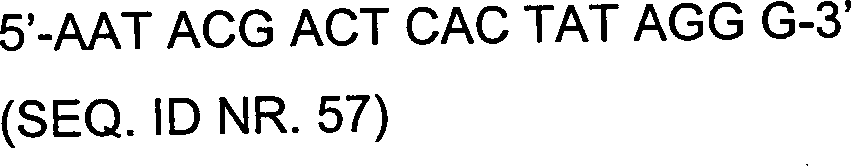
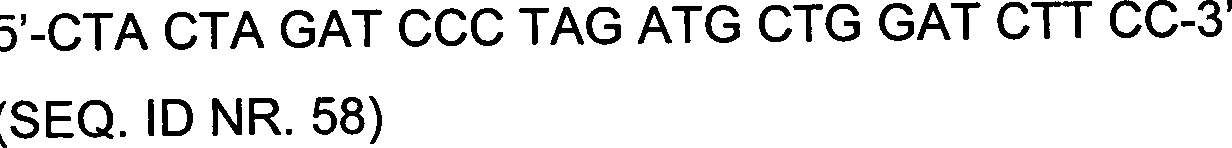
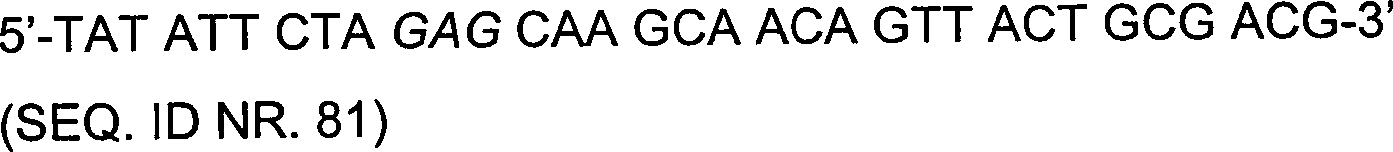
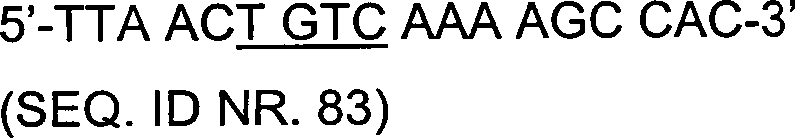
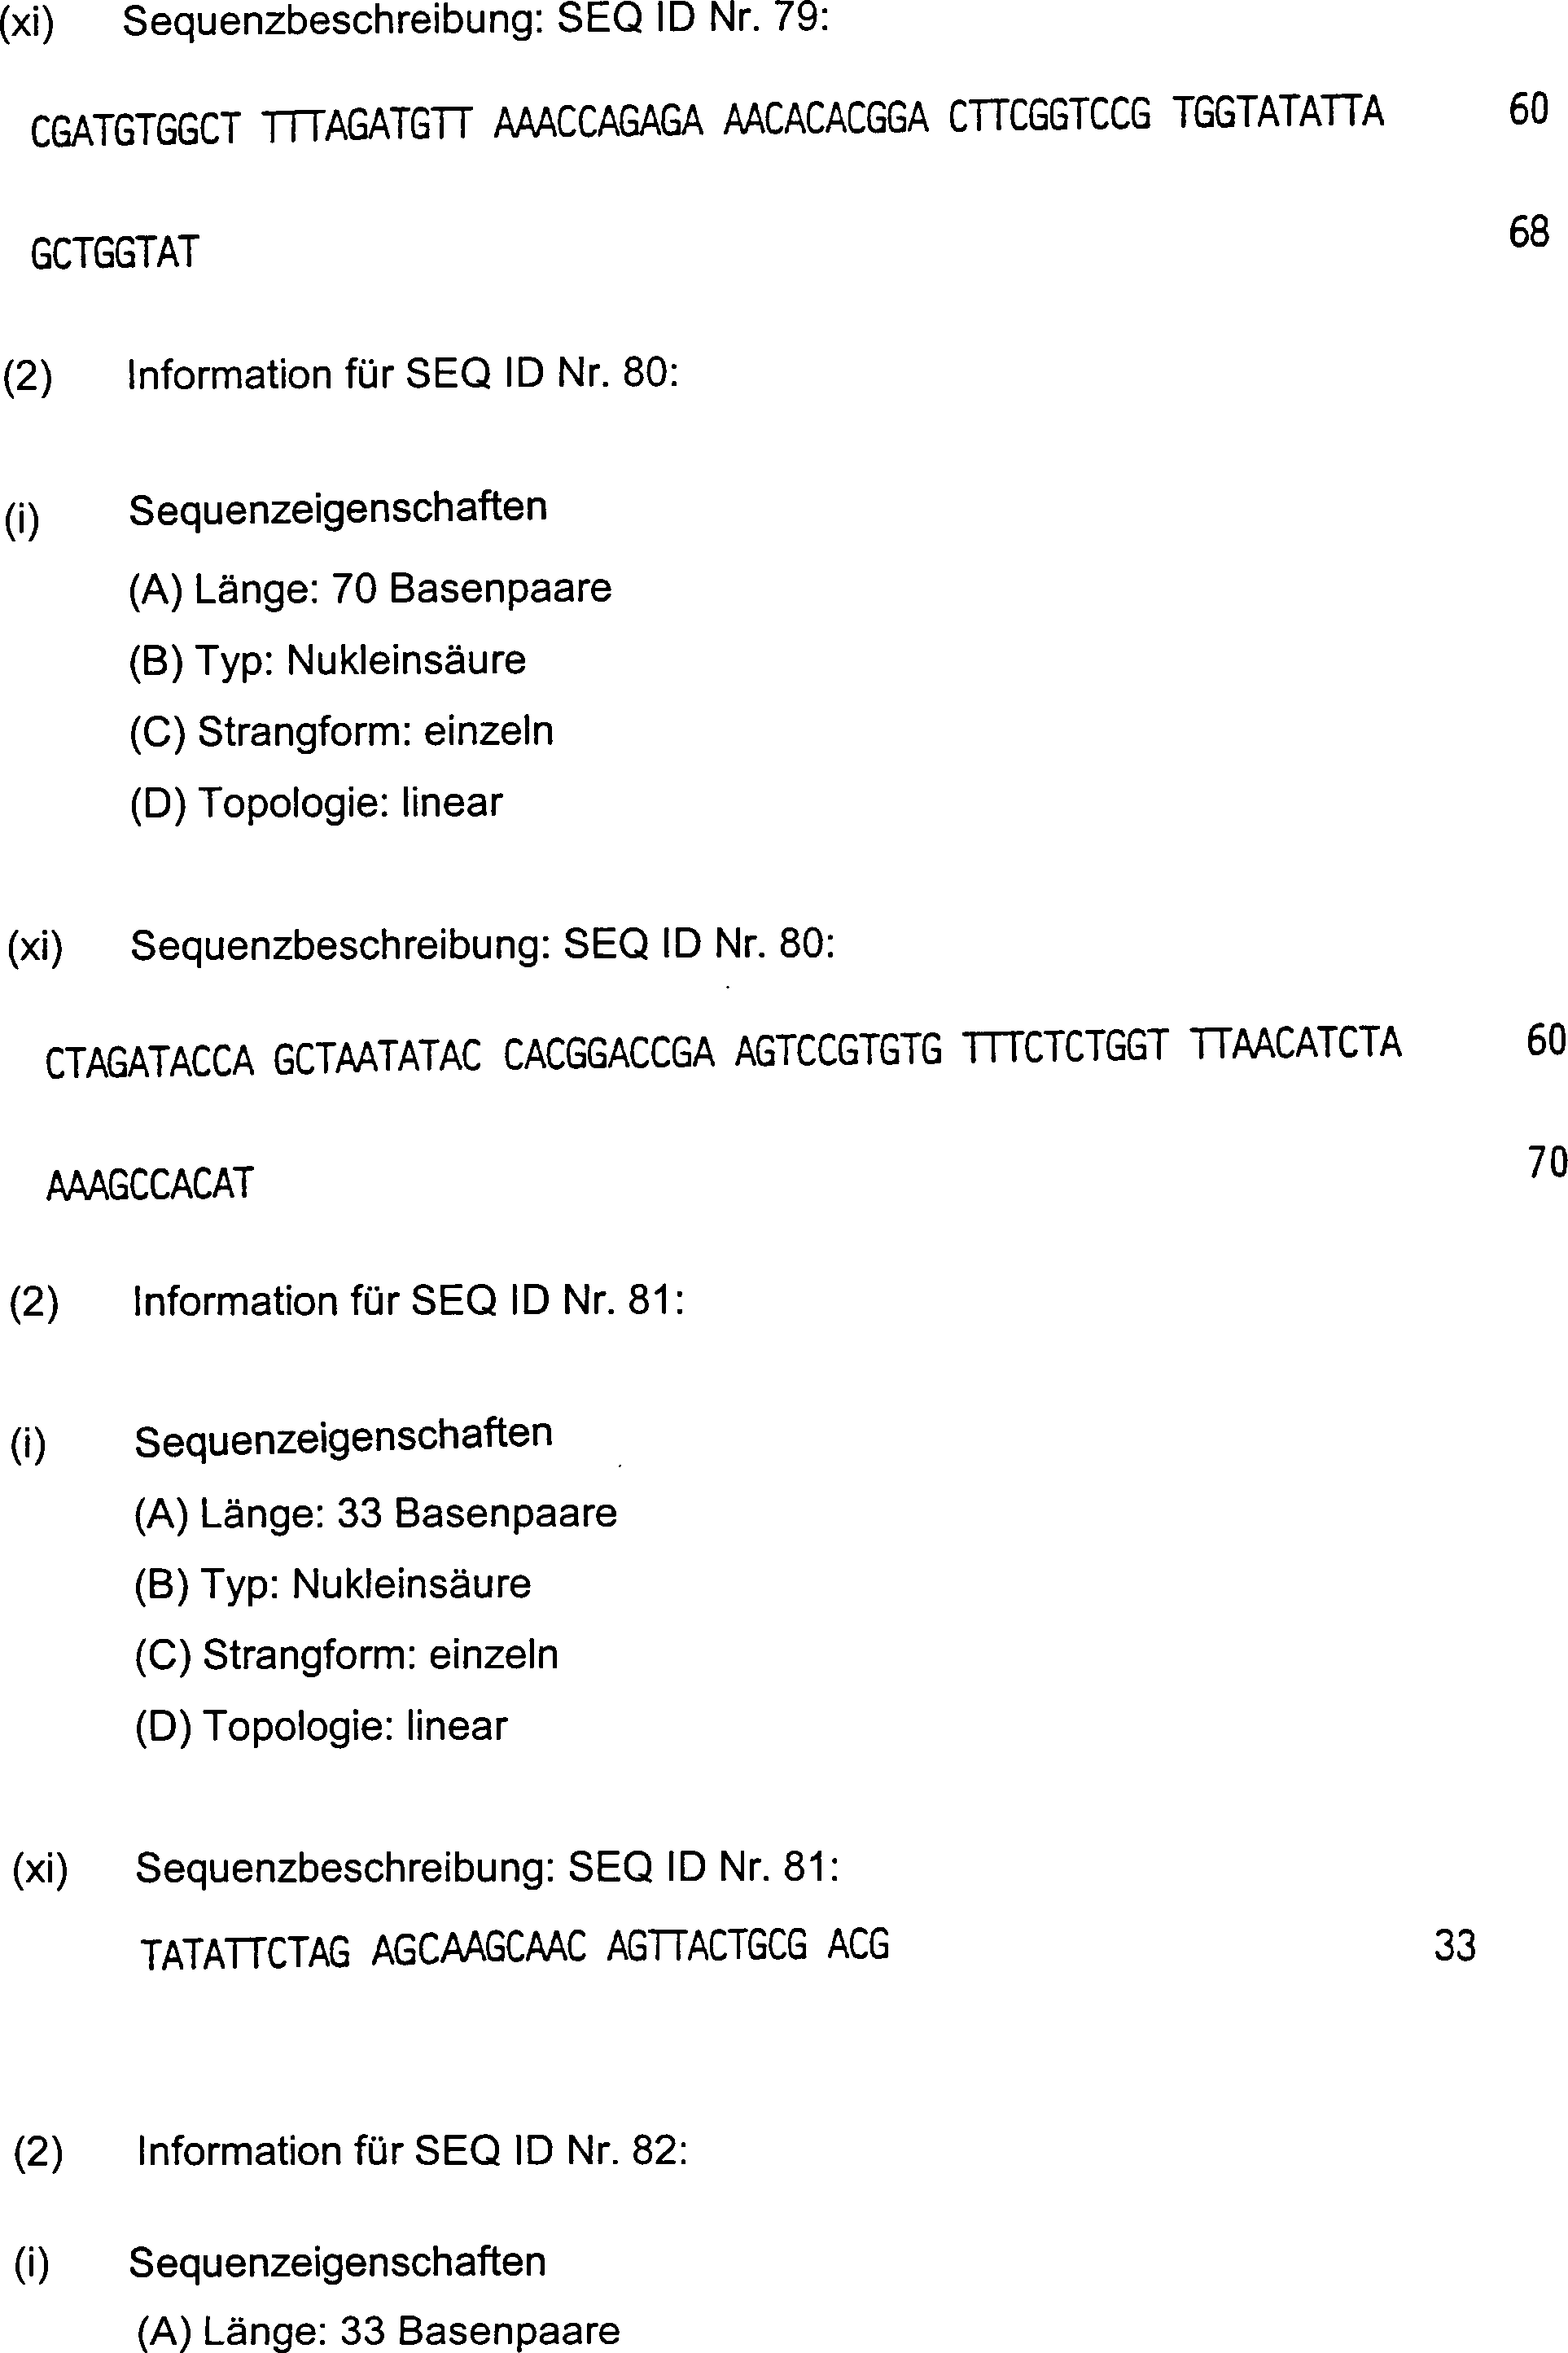
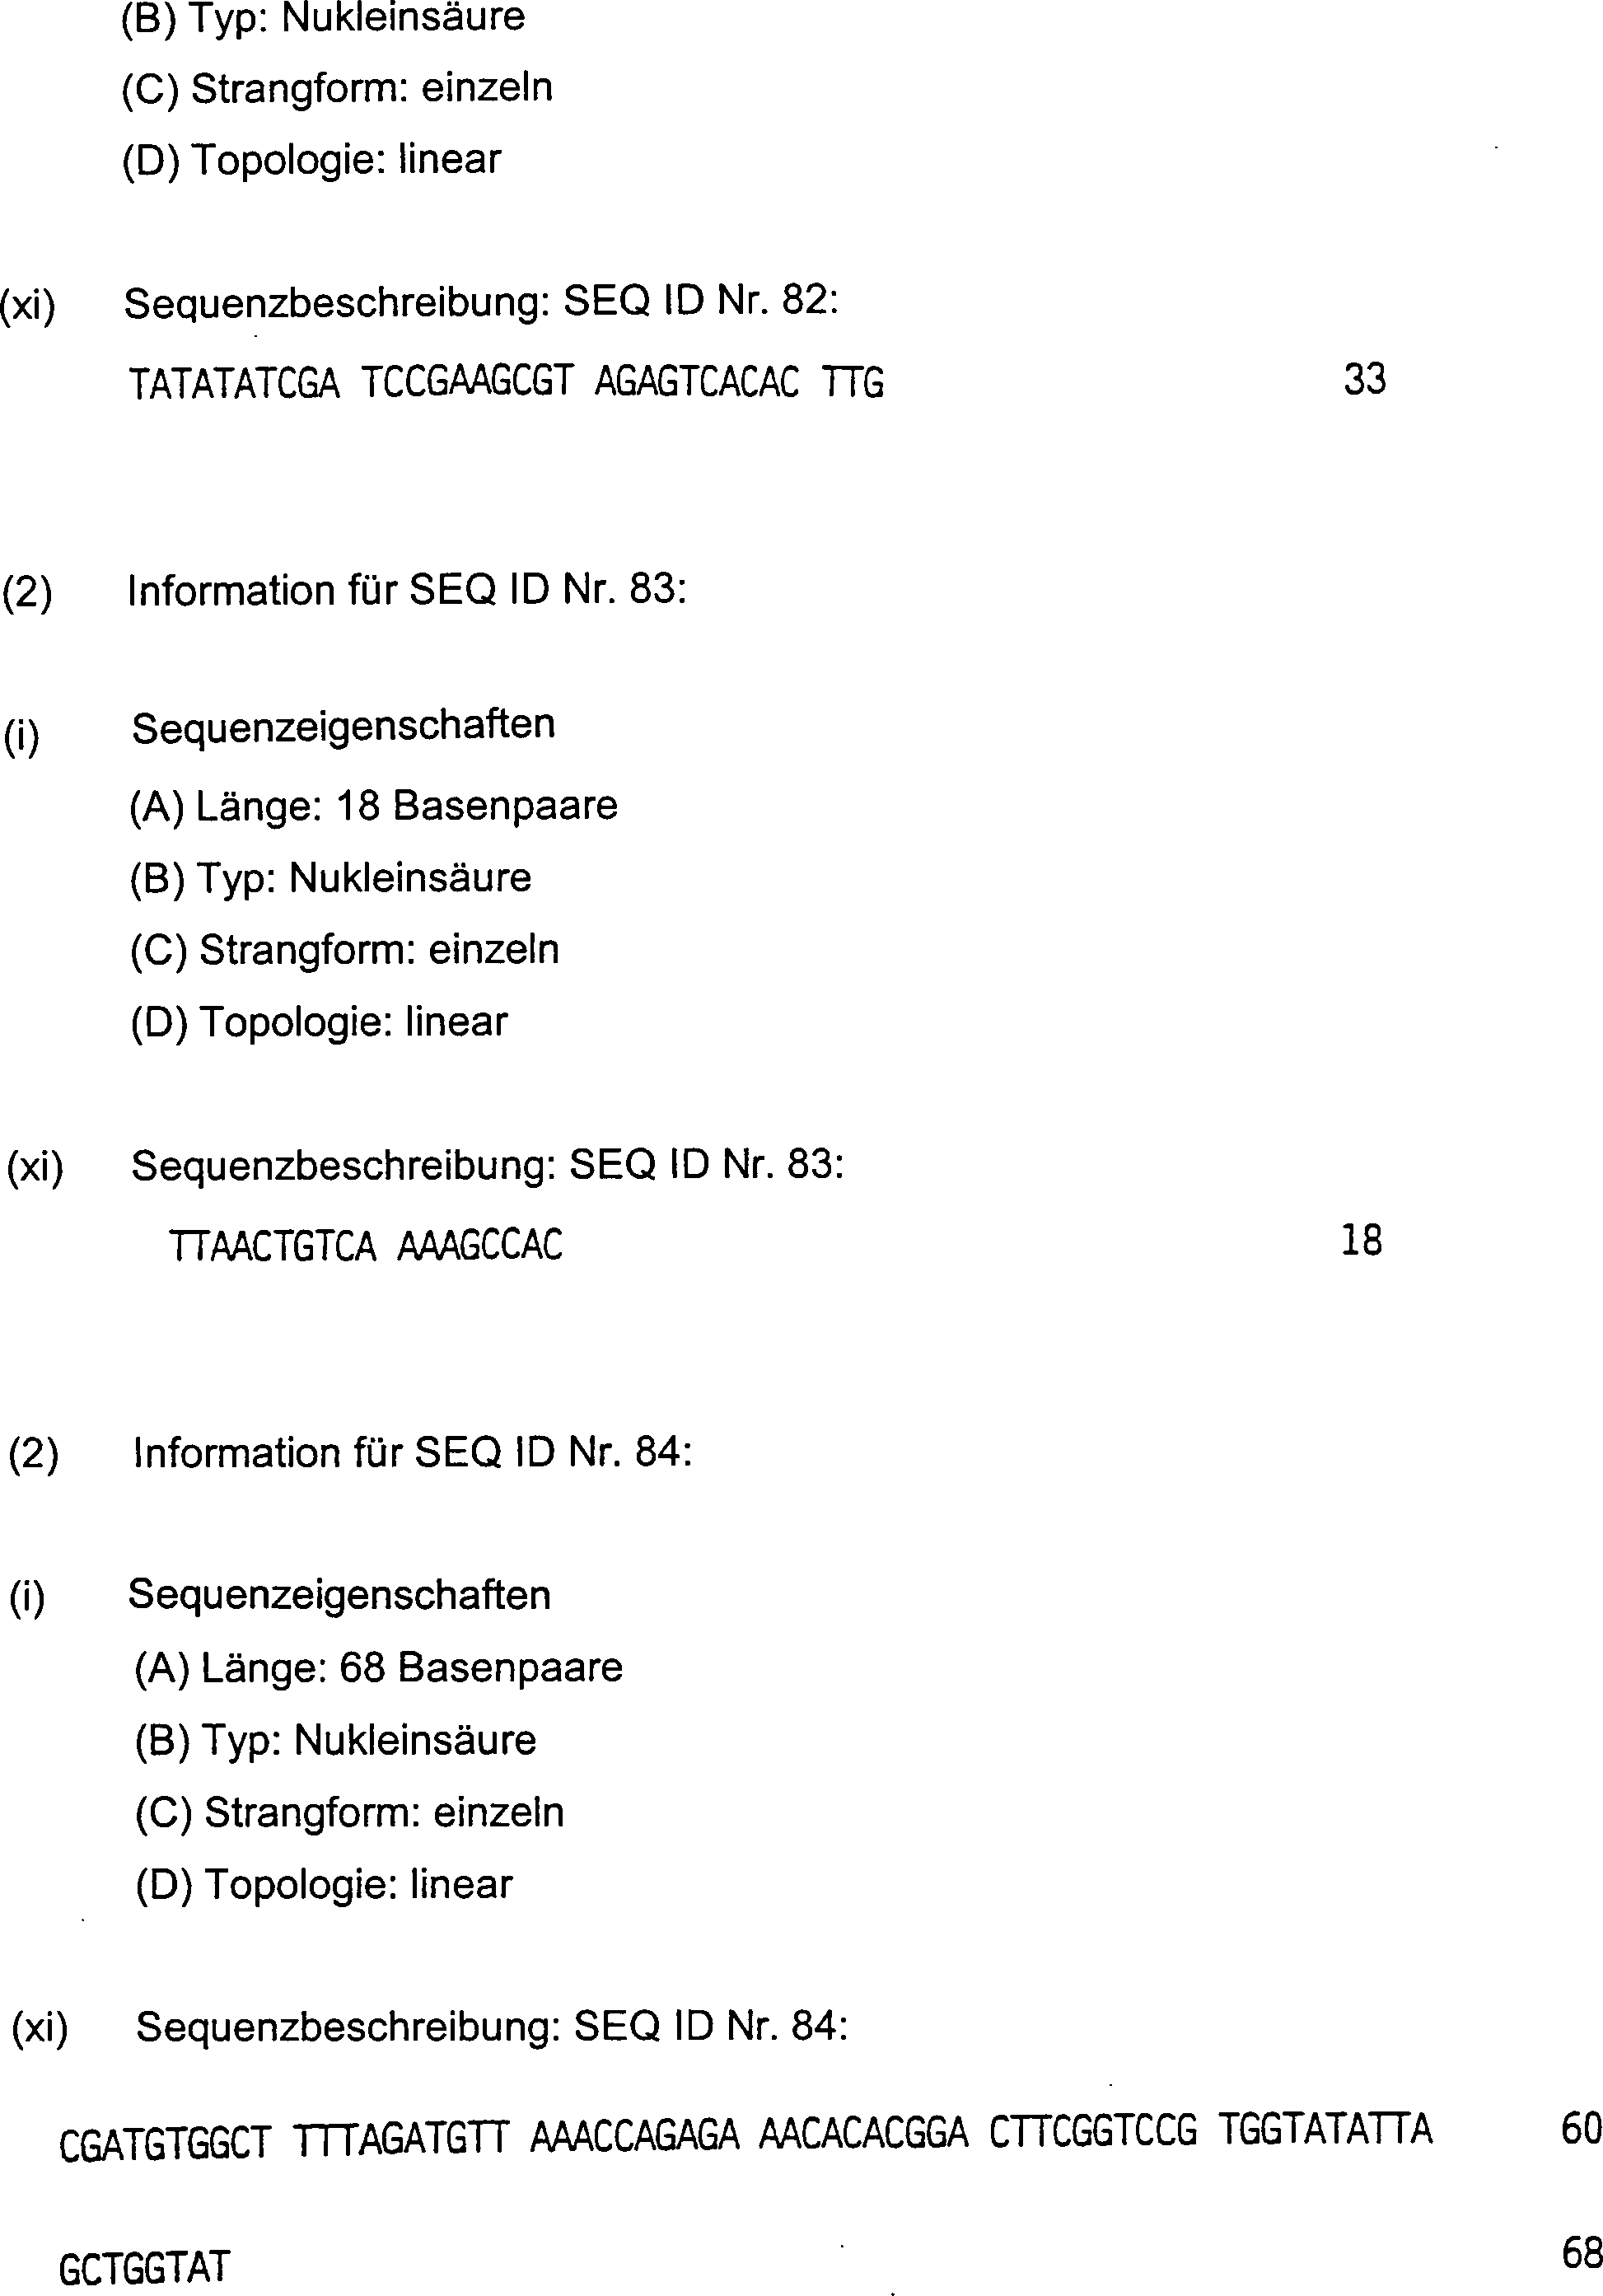
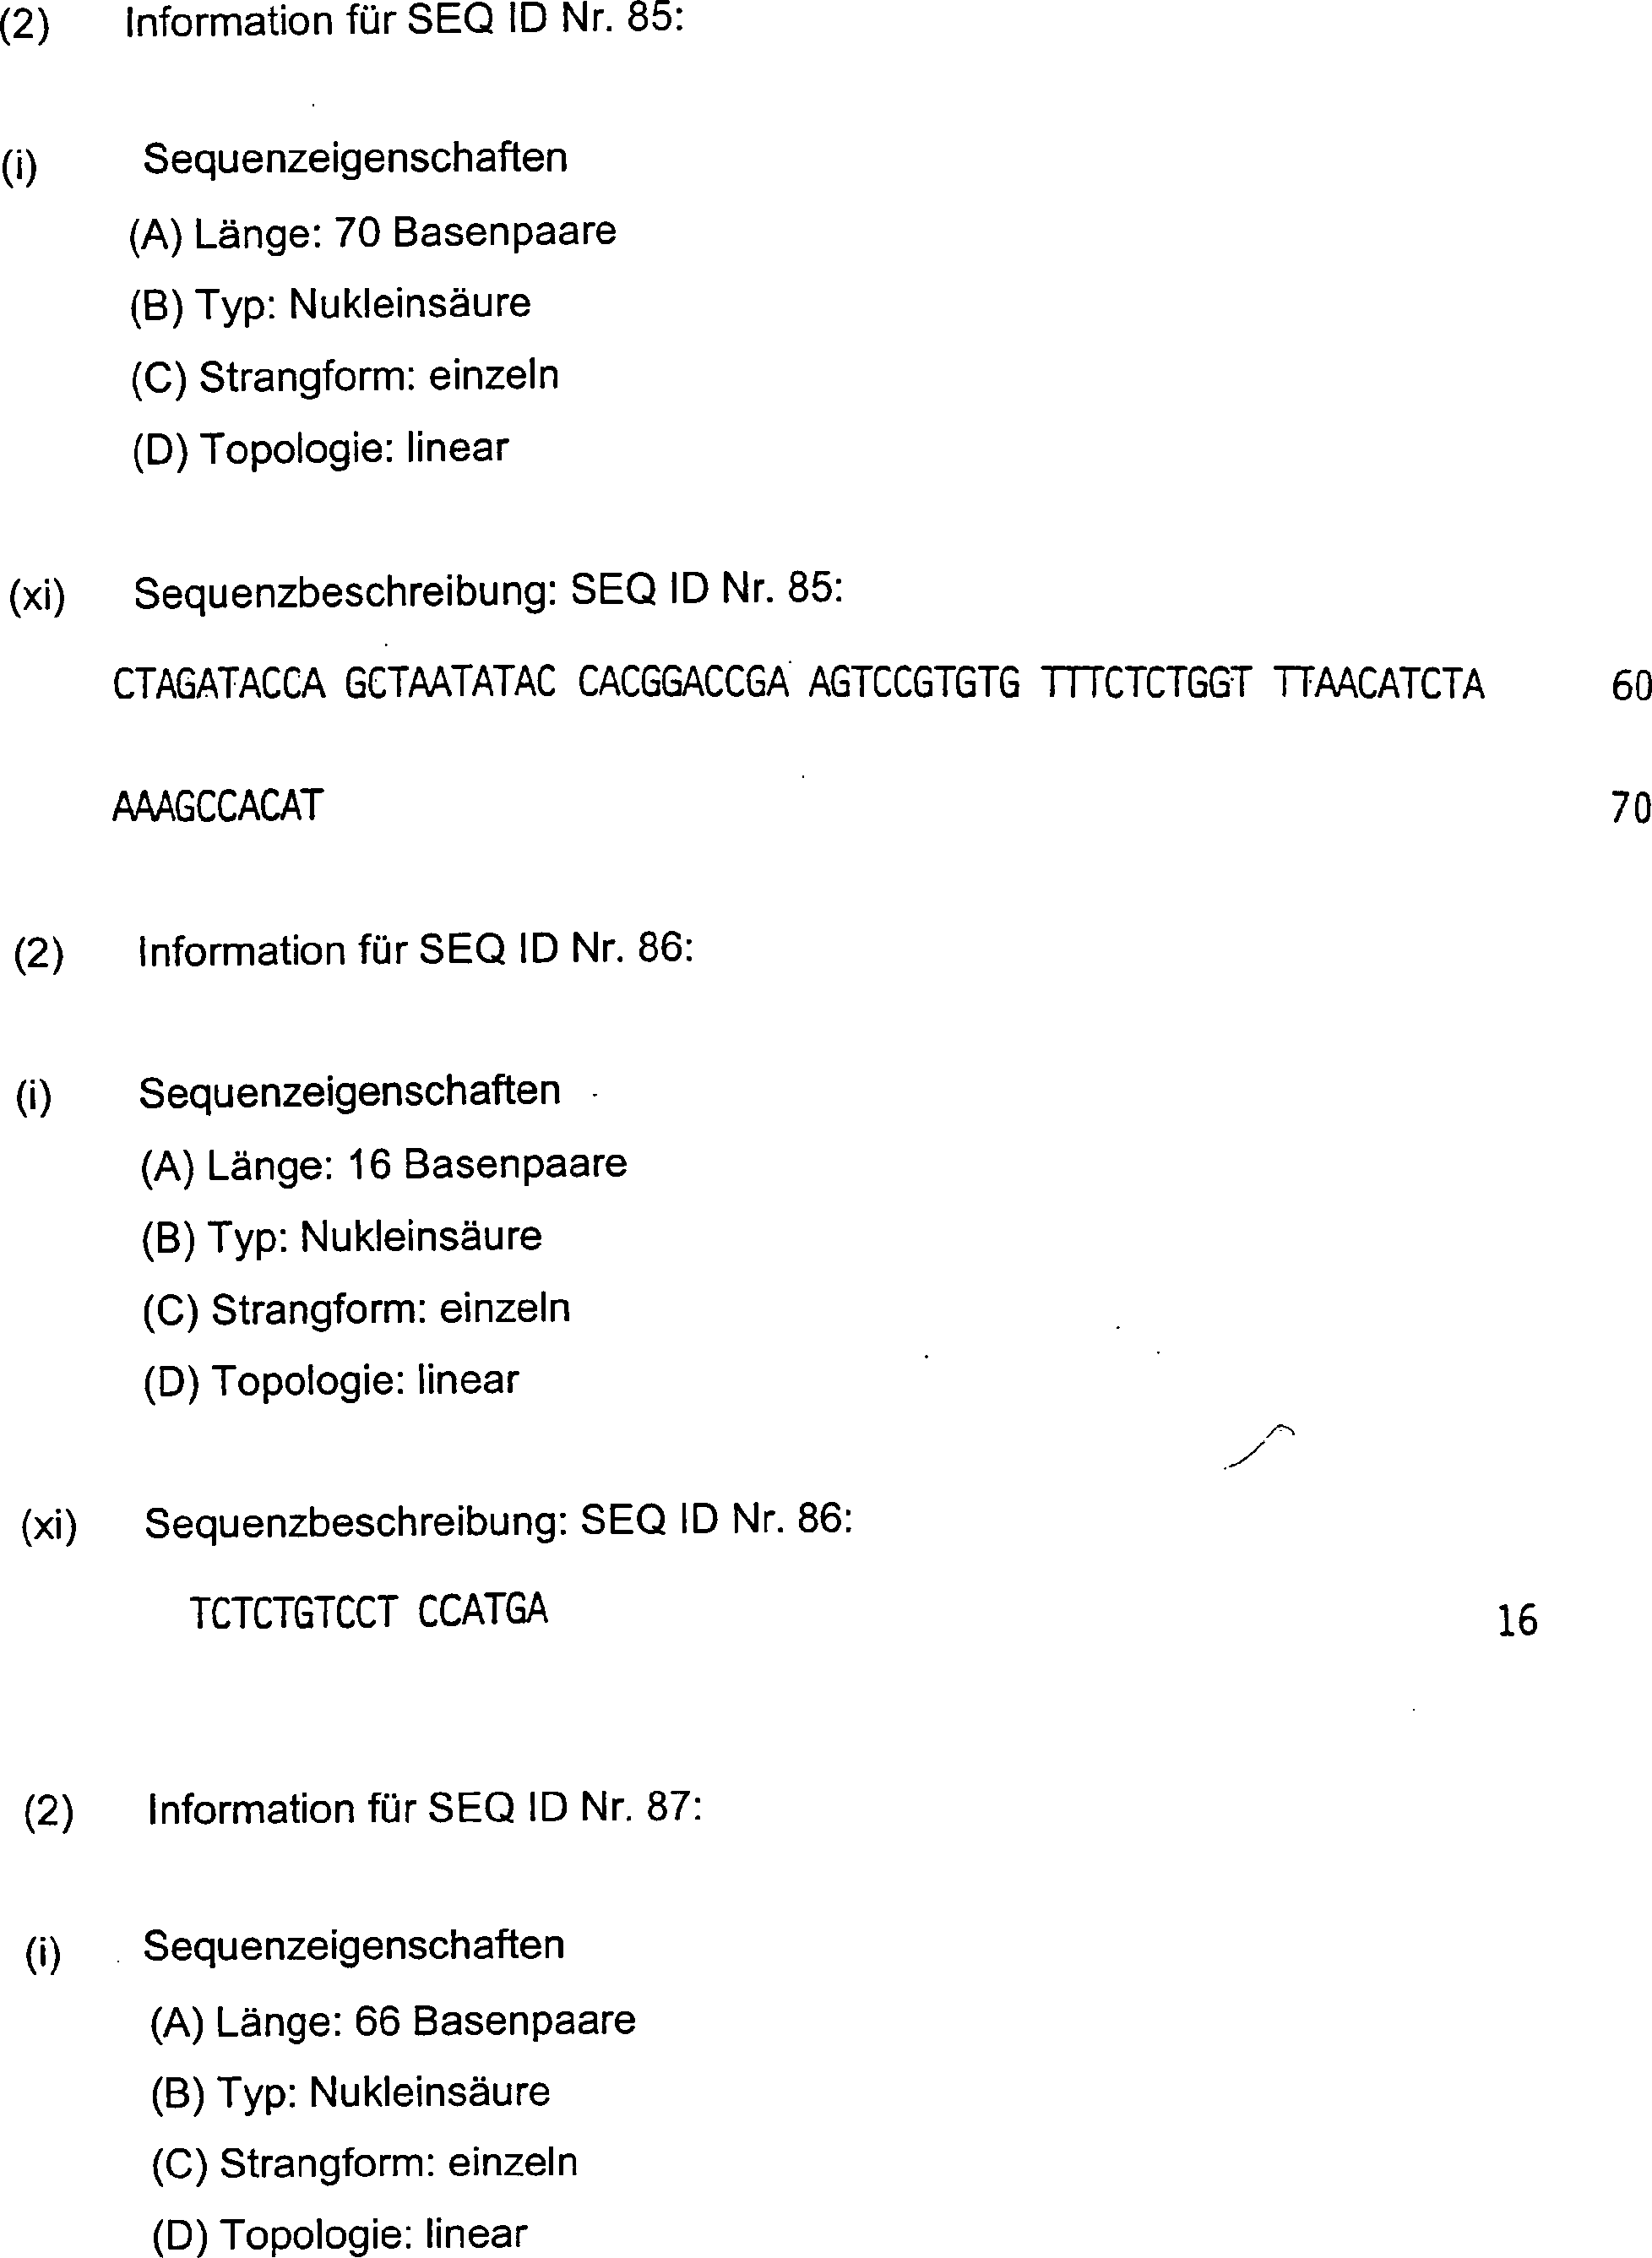
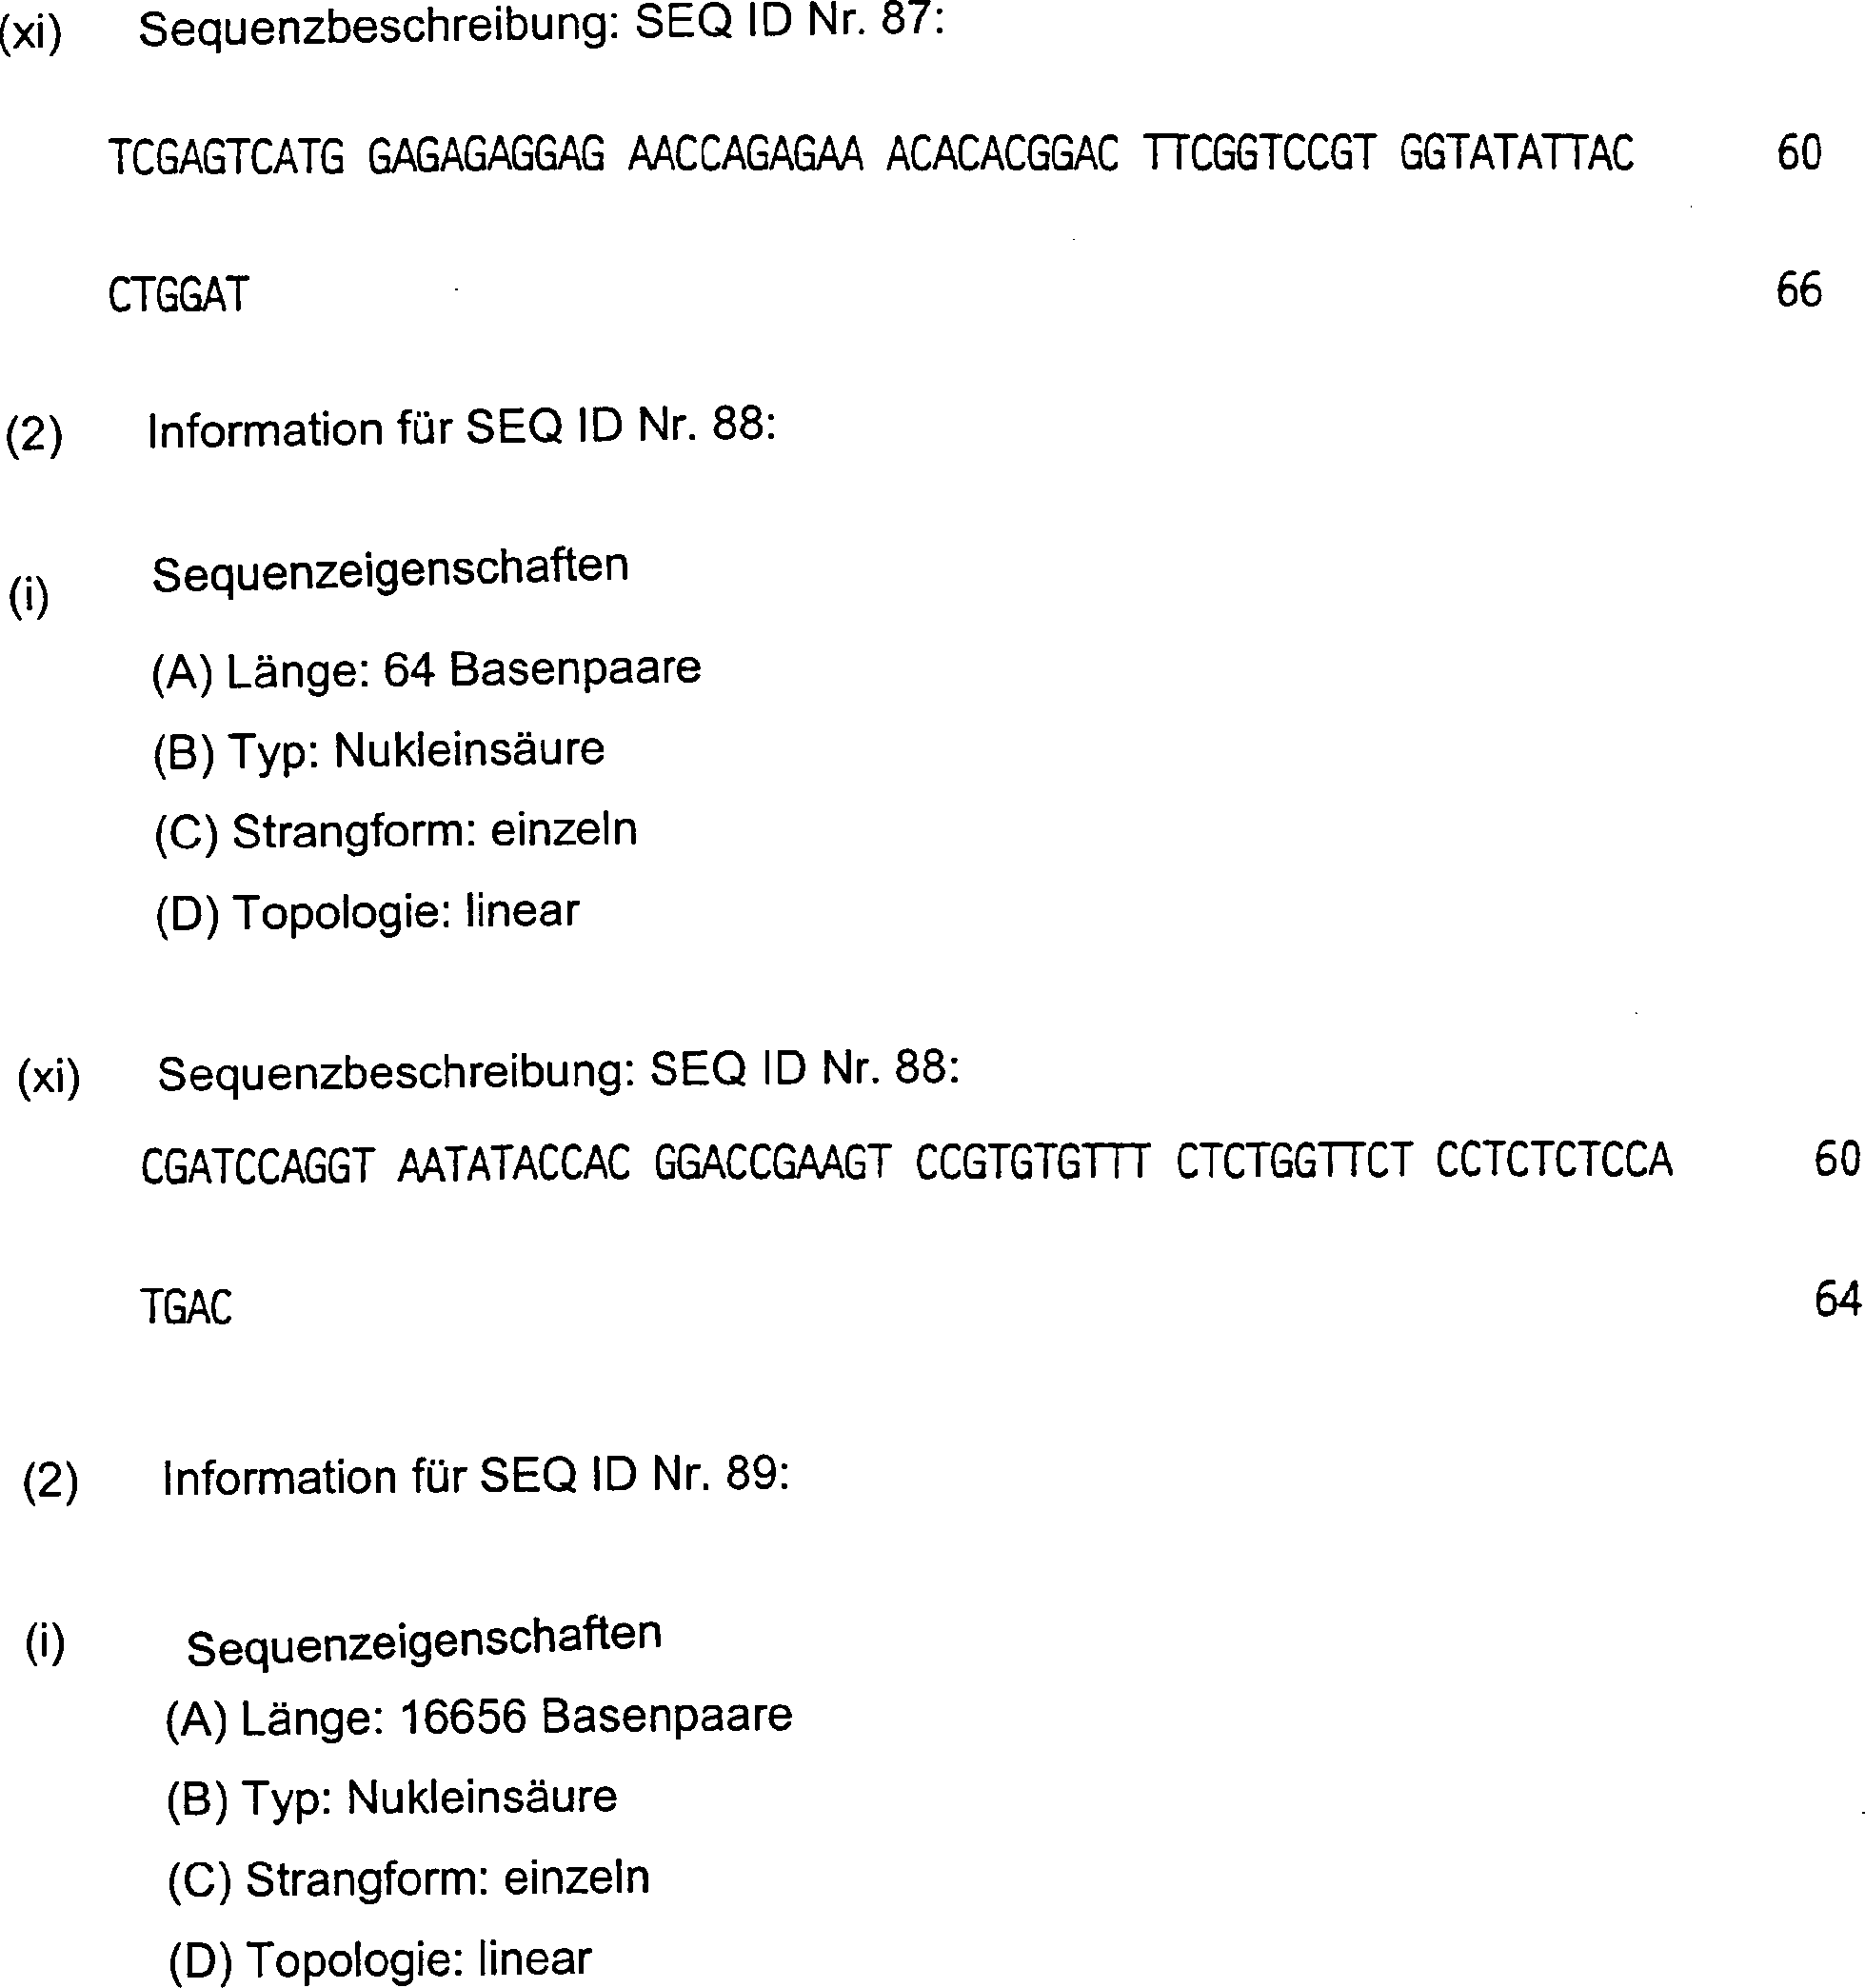
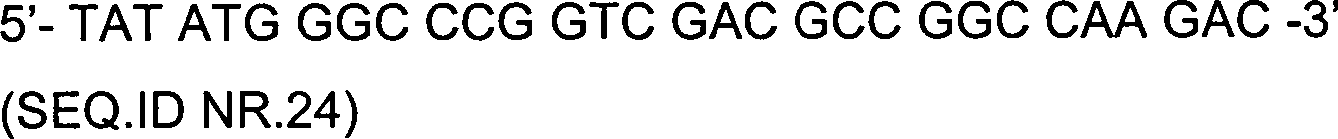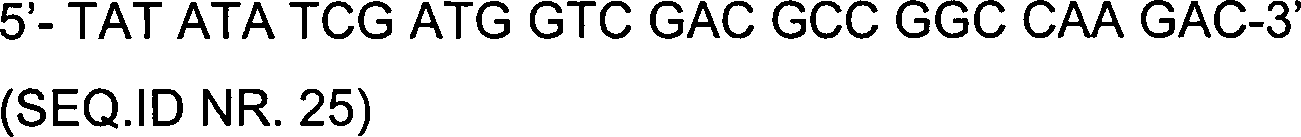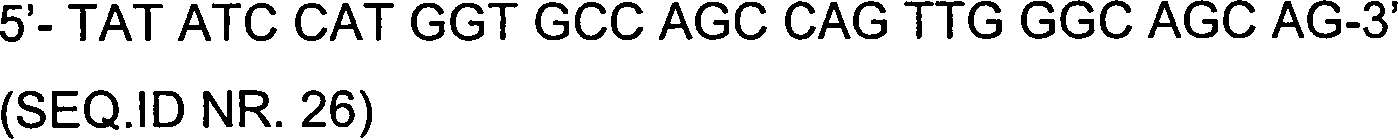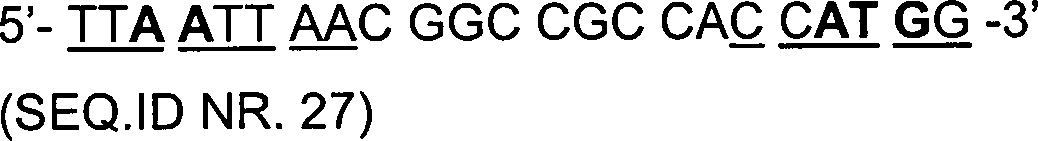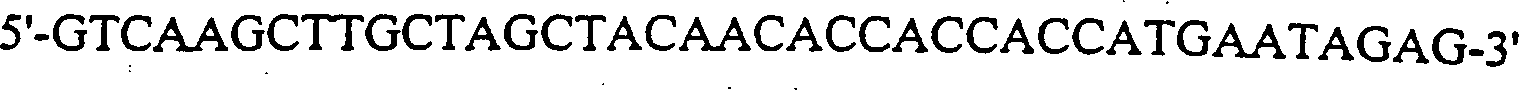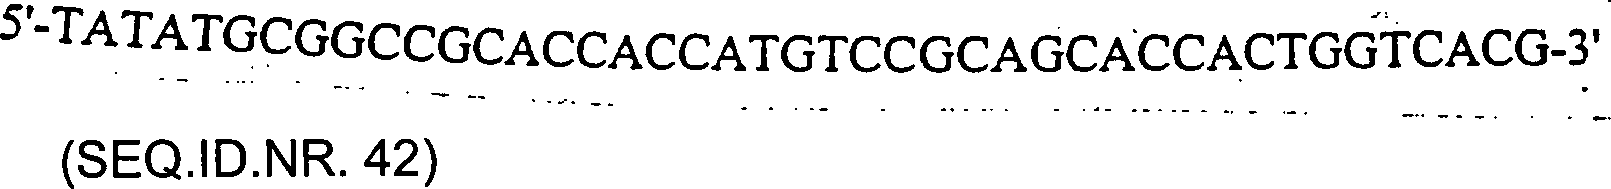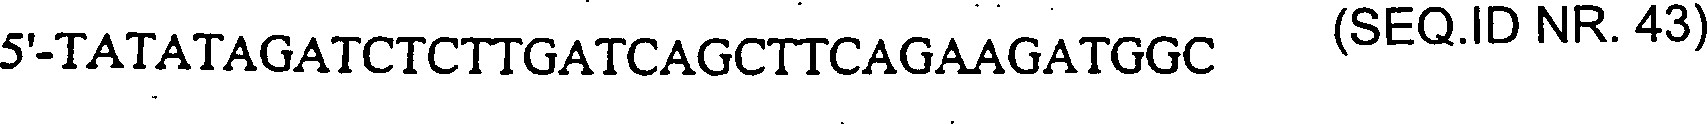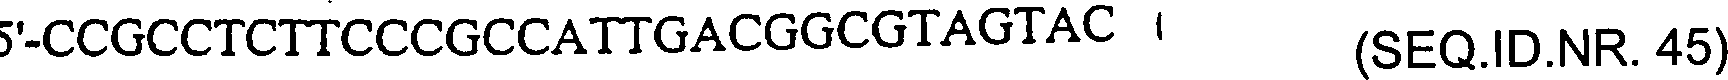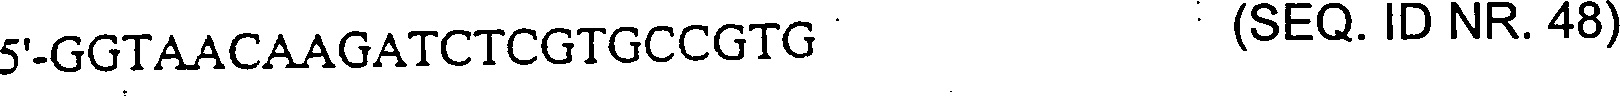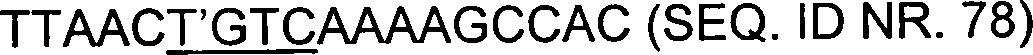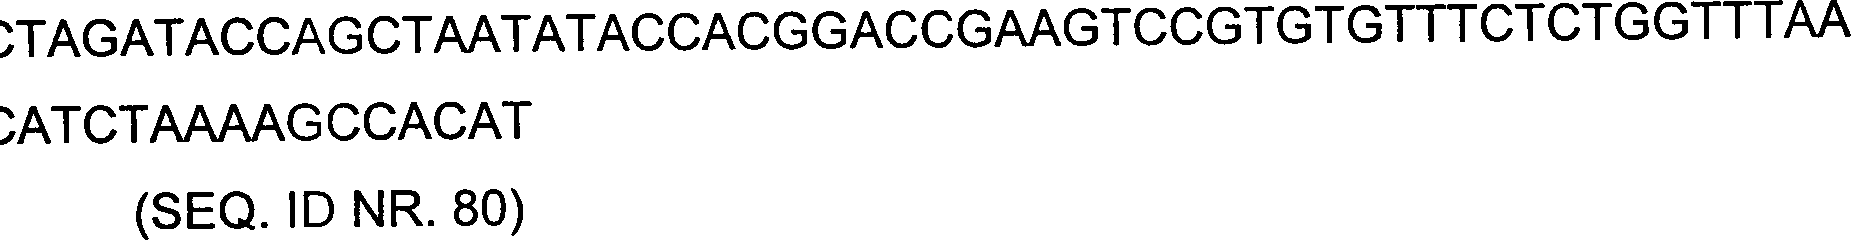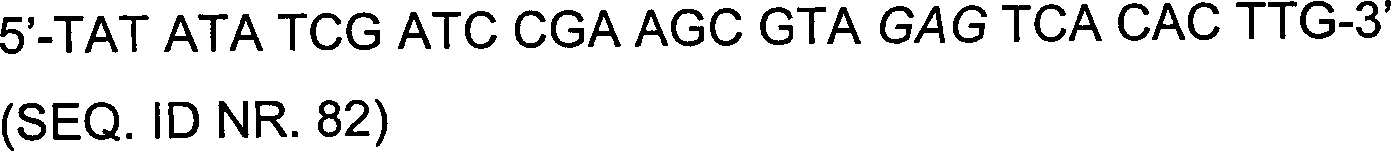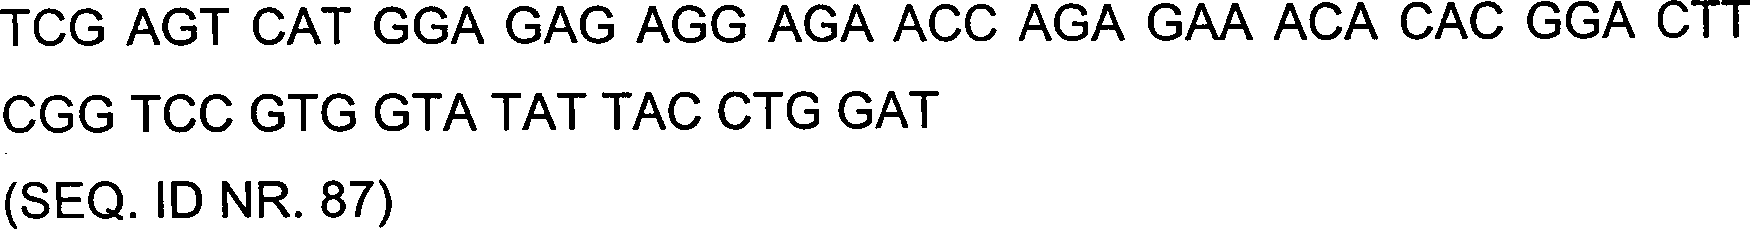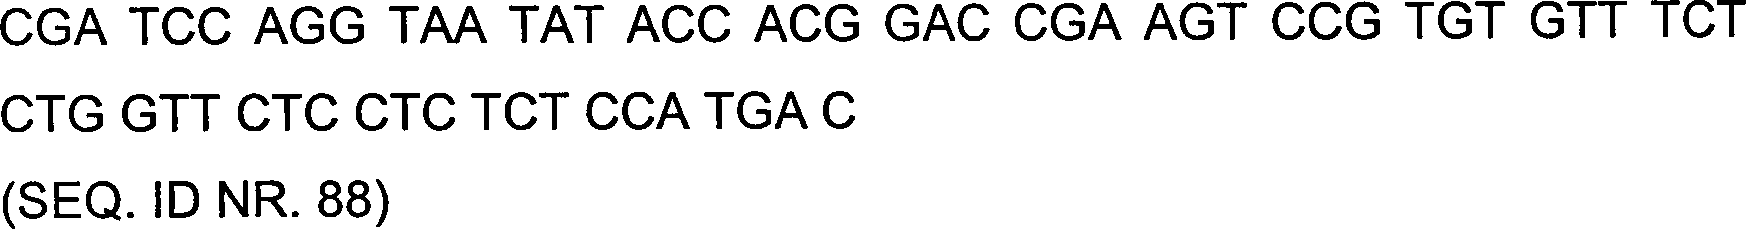-
Technisches
Gebiet
-
Die
vorliegende Erfindung betrifft allgemein die Verwendung von rekombinanten
Viren als Vektoren, und noch spezifischer, rekombinante Alphaviren,
wie das Sindbis-Virus, welche zur Expression einer heterologen Sequenz
in Zielzellen bzw. Targetzellen befähigt sind.
-
Hintergrund
der Erfindung
-
Alphaviren
umfassen eine Reihe von serologisch-verwandten aus Arthropoden entstandenen
Viren der Togavirus-Familie. Kurz gesagt, Alphaviren sind weltweit
verbreitet und persistieren in der Natur durch einen Moskito-zu-Vertebraten-Zyklus.
Vögel,
Nagetiere, Pferde, Primaten und Menschen sind unter den definierten
Alphavirus-Vertebraten-Reservoiren/-Wirten.
-
Sechsundzwanzig
bekannte Viren und Virus-Subtypen sind innerhalb der Alphavirus-Gattung unter Verwendung
der Hemagglutinations-(HI)-Untersuchung klassifiziert worden. Kurz
gesagt, der HI-Test trennt die 26 Alphaviren in drei Hauptkomplexe:
den Venezuelian-Encephalitis-(VE)-Komplex, den Semliki-Forest-(SF)-Komplex
und den Western-Encephalitis-(WE)-Komplex. Zusätzlich erhalten vier weitere
Viren, der Eastern-Encephalitis (EE), der Barmah Forest, der Middelburg
und der Ndumu, basierend auf dem HI-serologischen Test, eine individuelle
Klassifizierung.
-
Die
Mitglieder der Alphavirus-Gattung werden ebenso, basierend auf ihren
relativen klinischen Merkmalen, in den Menschen klassifiziert: Alphaviren,
welche primär
mit Encephalitis assoziiert sind, und Alphaviren, welche primär mit Fieber,
Hautausschlag und Polyarthritis assoziiert sind. In der vorherigen
Gruppe sind die VE- und WE-Komplexe und EE eingeschlossen. Im allgemeinen
kann die Infektion mit dieser Gruppe andauernde Folgen, einschließlich Verhaltensänderungen
und Lernunfähigkeit
oder Tod, haben. Zu der letzteren Gruppe gehört der SF-Komplex, umfassend
die individuellen Alphaviren, Chikungunya, O'nyong-nyong, Sindbis, Ross River und
Mayaro. Obwohl über
schwere Epidemien berichtet worden ist, gilt bezüglich dieser Gruppe die Infektion
allgemein als selbstlimitierend, ohne dauerhafte Folgen.
-
Das
Sindbis-Virus ist das Prototypmitglied der Alphavirus-Gattung der
Togavirus-Familie.
Obwohl gewöhnlich
nicht offensichtlich, schließen
die klinischen Symptome der Sindbisvirus-Infektion Fieber, Arthritis
und Hautausschlag ein. Das Sindbis-Virus ist über Europa, Afrika, Asien und
Australien verbreitet, wobei die besten epidemiologischen Daten
aus Südafrika
kommen, wo 20% der Bevölkerung
seropositiv sind. (Zur Übersicht, siehe
Peters und Dalrymple, Fields Virology (2. Auflage), Fields et al.
(Herausgeber), B. N. Raven Press, New York, NY, Kapitel 26, Seiten
713–762).
Das infektiöse
Sindbis-Virus ist aus menschlichem Serum nur während eines Ausbruchs in Uganda
und aus einem Einzelfall in Zentralafrika isoliert worden.
-
Die
Morphologie und Morphogenese der Alphavirus-Gattung ist allgemein
völlig
einheitlich. Insbesondere die umhüllten 60–65 nm Partikel infizieren
die meisten Vertebraten-Zellen, wo die produktive Infektion zytopathisch
ist. Auf der anderen Seite haben Infektionen von Invertebraten-Zellen,
welche zum Beispiel aus Moskitos stammen, keine offenkundige Zytopathologie
zur Folge. Typischerweise werden Alphaviren in schnell wachsenden
BHK-21- oder Sero-Zellen vermehrt, wobei eine maximale Ausbeute
innerhalb 24 Stunden nach der Infektion erreicht wird. Freilandstämme werden
gewöhnlich
aus primären
Vogelembryonen, beispielsweise Hühnerfibroblasten-Kulturen,
isoliert.
-
Die
genomische RNA (49S-RNA) der Alphaviren ist nicht segmentiert, von
positiver Polarität,
mit einer Länge
von ungefähr
11–12
kb und enthält
eine 5'-Capstruktur
und einen 3'-polyadenylierten
Schwanz. Infektiöse
umhüllte
Viren werden durch Assembly bzw. Zusammenlagern bzw. Zusammenfügen der
viralen Nukleokapsid-Proteine
an die virale genomische RNA im Zytoplasma und Knospung durch die Zellmembran,
in welcher viral-kodierte Glykoproteine eingebettet sind, erzeugt.
Der Eintritt des Virus in die Zelle findet durch Endozytose durch
Clatherin-bedeckte Vertiefungen, Fusion der viralen Membran mit
dem Endosom, Freisetzung des Nukleocapsids und Enthüllen bzw.
Freisetzung des viralen Genoms statt. Während der viralen Replikation dient
die genomische 49S-RNA als Matritze für die Synthese des komplementären Negativ-Stranges.
Der Negativstrang dient wiederum als Matritze für die genomische RNA und für eine intern
iniziierte 26S-subgenomische RNA. Die Nicht-Strukturproteine werden
von der genomischen RNA translatiert. Alphavirale Strukturproteine
werden von der subgenomischen 26S-RNA translatiert. Alle viralen
Gene werden als ein Polyprotein exprimiert und in einzelne Proteine
durch protolytische Spaltung nach Translation prozessiert.
-
Die
Verwendung von rekombinanten Alphavirus-Vektoren zur Behandlung
von Individuen erfordert, daß sie
zum Transport und für
die Lagerung über
lange Zeiträume
bei einer gewünschten
Temperatur befähigt sind,
so daß die
Infektiösität und die
Lebensfähigkeit
des rekombinanten Virus erhalten bleibt. Gegenwärtige Verfahren zur Lagerung
rekombinanter Viren umfassen allgemein die Lagerung als Flüssigkeiten
und bei niedrigen Temperaturen. Solche Verfahren bringen Probleme
in Dritte Welt-Ländern
mit sich, welche typischerweise keine angemessenen Kühlkapazitäten aufweisen.
Beispielsweise sterben jedes Jahr in Afrika Millionen von Kindern
an infektiösen
Krankheiten, wie Masern. Vakzinen, welche zur Vorbeugung gegen diese
Krankheiten notwendig sind, können
nicht an die Mehrheit dieser Länder
verteilt werden, weil Kühlung
nicht ohne weiteres zugänglich
ist.
-
Zusätzlich zur
Lagerung als Flüssigkeiten
und bei niedrigen Temperaturen enthalten die gegenwärtigen viralen
Formulierungen oft Mediumkomponenten, welche nicht für die Injektion
in den Patienten wünschenswert
sind. Daher gibt es die Notwendigkeit in der Technik für ein Verfahren
zur Konservierung des gereinigten rekombinanten viralen Vektors
(und insbesondere Alphavirus-Vektoren) in einer lyophilisierten
Form bei erhöhten
Temperaturen und für
diese für
die Injektion in die Patienten geeignete Form.
-
Die
vorliegende Erfindung offenbart rekombinante Alphavirus-Vektoren,
welche zur Verwendung in einer Vielzahl von Anwendungen geeignet
sind, einschließlich
beispielsweise Gentherapie, und stellt weitere andere damit in Beziehung
stehende Vorteile bereit.
-
Dokumente,
die sich auf die vorliegende Erfindung beziehen, sind WO 92/10578,
Xiong et al., (1989), Science, 342, 1188–119, EP-A-0198386, EP-A-0647716,
US 5127879 , DE 43 15 109A,
EP-1-0573767 und Leiser et al., (1992), PNAS, 89, 9136–9140.
-
WO
92/10578 und Xiong et al., [supra] betreffen sich mit Alphavirus-cDNA-Vektoren,
die eine Transkription eines korrespondierenden RNA-Vektorkonstrukt
in vitro ermöglichen.
EP-A-0198386 betrifft mit DNA-Vektoren, welche die Transkription
von mRNA von γ-Interferon
lenken, aber nicht befähigt
sind, virale RNA-Vektorkonstrukte zu erzeugen, die sich in einer
eukaryotischen Zelle selbst replizieren können. EP-A-0647716 betrifft mit einem rekombinanten
Vektor, der eine Kassette für
die Transkription durch eine RNA-Polymerase III umfaßt, wobei
das RNA-Transkript sich nicht in einer eukaryotischen Zelle selbst
repliziert.
US 5127879 betrifft
mit infektiösen
Sindbis-Virus-RNA-Molekülzusammensetzungen,
die für
die Expression heterologer kodierender Sequenzen in Wirtszellen
verwendet werden, wobei die viralen RNA-Konstrukte in vitro synthetisiert
werden.
-
DE
43 15 109A, EP-A-0573767 und Leiser et al. [supra] betreffen alle
mit Konstrukten von Pflanzenviren und lehren nicht die Verwendung
von DNA-Vektoren, die Alphavirus-RNA-Vektorkonstrukte kodieren.
-
In
einem Aspekt der vorliegenden Erfindung werden Alphavirus-cDNA-Vektorkonstrukte
bereitgestellt, welche einen 5'-Promotor
umfassen, der befähigt
ist, die Synthese von viraler RNA von cDNA zu initiieren, gefolgt
von einer 5'-Sequenz,
die befähigt
ist, die Transkription eines Alphavirus zu initiieren, eine Nukleotidsequenz,
welche die nicht-strukturellen Proteine des Alphavirus kodiert,
einen viralen Verbindungsabschnitt, welcher so modifiziert wurde,
daß die
virale Transkription des subgenomischen Fragments reduziert ist,
eine Alphavirus-RNA- Polymerase-Erkennungssequenz
und eine 3'-Sequenz,
welche die Termination der Transkription kontrolliert.
-
In
einem weiteren Aspekt der vorliegenden Erfindung werden Alphavirus-cDNA-Vektorkonstrukte
bereitgestellt, welche einen Promotor umfassen, der befähigt ist,
die Synthese von viraler RNA von cDNA zu initiieren, gefolgt von
einer 5'-Sequenz,
welche befähigt
ist, die Transkription eines Alphavirus zu initiieren, eine Nukleotidsequenz,
die Nicht-Strukturproteine von Alphavirus kodiert, einen ersten
vitalen Verbindungsabschnitt, welcher so inaktiviert wurde, daß die virale
Transkription des subgenomischen Fragments verhindert wird, gefolgt
von einem zweiten viralen Verbindungsabschnitt bzw. -bereich, welcher
so modifiziert wurde, daß die
virale Transkription des subgenomischen Fragments reduziert wird,
eine Alphavirus-RNA-Polymerase-Erkennungssequenz und eine 3'-Sequenz, welche
die Termination der Transkription kontrolliert.
-
In
einer Ausführungsform
enthält
das obenstehend beschriebene Vektorkonstrukt eine heterologe Sequenz.
Typischerweise enthält
solch ein Vektorkonstrukt eine heterologe Nukleotidsequenz, welche
größer als 100
Basen ist, wobei allgemein die heterologe Nukleotidsequenz größer als
3 kb ist, und vorzugsweise die heterologe Nukleotidsequenz größer als
5 kb ist, und noch mehr bevorzugt die heterologe Nukleotidsequenz
größer als
8 kb ist. In verschiedenen Ausführungsformen
ist die heterologe Sequenz eine Sequenz, welche ein Protein, ausgewählt aus
der Gruppe, bestehend aus IL-1, IL-2, IL-3, IL-4, IL-5, IL-6, IL-7,
IL-8, IL-9, IL-10, IL-11, IL-12, IL-13, IL-14, IL-15, α-, β- und γ-IFN, G-CSF und GM-CSF, kodiert.
-
In
weiteren Ausführungsformen
enthalten die vorstehend beschriebenen Vektorkonstrukte eine ausgewählte heterologe
Sequenz, welche von einem Virus sein kann, das aus der Gruppe, bestehend
aus Influenzavirus, HPV, HBV, HCV, EBV, HIV, HSV, FeLV, FIV, Hanta-Virus,
HTLV I, HTLV II und CMV ausgewählt
wird. In einer bevorzugten Ausführungsform
kodiert die von HPV erhaltenene heterologe Sequenz ein Protein,
ausgewählt
aus der Gruppe, bestehend aus E5, E6, E7 und L1.
-
In
weiteren Ausführungsformen
enthalten die vorstehend beschriebenen Vektorkonstrukte eine ausgewählte heterologe
Sequenz, die ein HIV-Protein, ausgewählt aus der Gruppe, bestehend
aus HIV gp120 und gag, kodiert.
-
Die
vorstehend beschriebenen ausgewählten
heterologen Sequenzen können
antisense-Sequenzen sein. In bevorzugten Ausführungsformen ist die antisense-Sequenz aus der Gruppe,
bestehend aus Sequenzen, welche Influenzavirus, HPV, HBV, HCV, EBV,
HIV, HSV, FeLV, FIV, Hanta-Virus, HTLV I, HTLV II und CMV kodieren,
ausgewählt.
-
In
einer anderen Ausführungsform
enthalten die obenstehend beschriebenen Vektorkonstrukte keine Alphavirus-Strukturproteine.
In anderen Ausführungsformen
ist die ausgewählte
heterologe Sequenz stromabwärts
zu der viralen Verbindungsregion lokalisiert. In den obenstehend
beschriebenen Vektorkonstrukten mit einer zweiten viralen Verbindung
kann die ausgewählte
heterologe Sequenz in bestimmten Ausführungsformen stromabwärts zu der
zweiten viralen Verbindungsregion lokalisiert sein. Wo die heterologe
Sequenz stromabwärts
von der viralen Verbindungsregion lokalisiert ist, kann das Vektorkonstrukt
weiter einen Polylinker umfassen, welcher anschließend an
die virale Verbindungsregion lokalisiert ist. In den bevorzugten
Ausführungsformen
enthalten solche Polylinker keine Wildtyp-Alphavirus-Restriktionsendonuklease-Erkennungssequenz.
-
In
einer weiter bevorzugten Ausführungsform
kann in den obenstehend beschriebenen Vektorkonstrukten die ausgewählte heterologe
Sequenz innerhalb der Nukleotidsequenz lokalisiert sein, welche
Alphavirus-Nicht-Strukturproteine kodiert.
-
In
besonderen Ausführungsformen
schließen
die obenstehend beschriebenen Vektorkonstrukte eine virale Bindungsregion
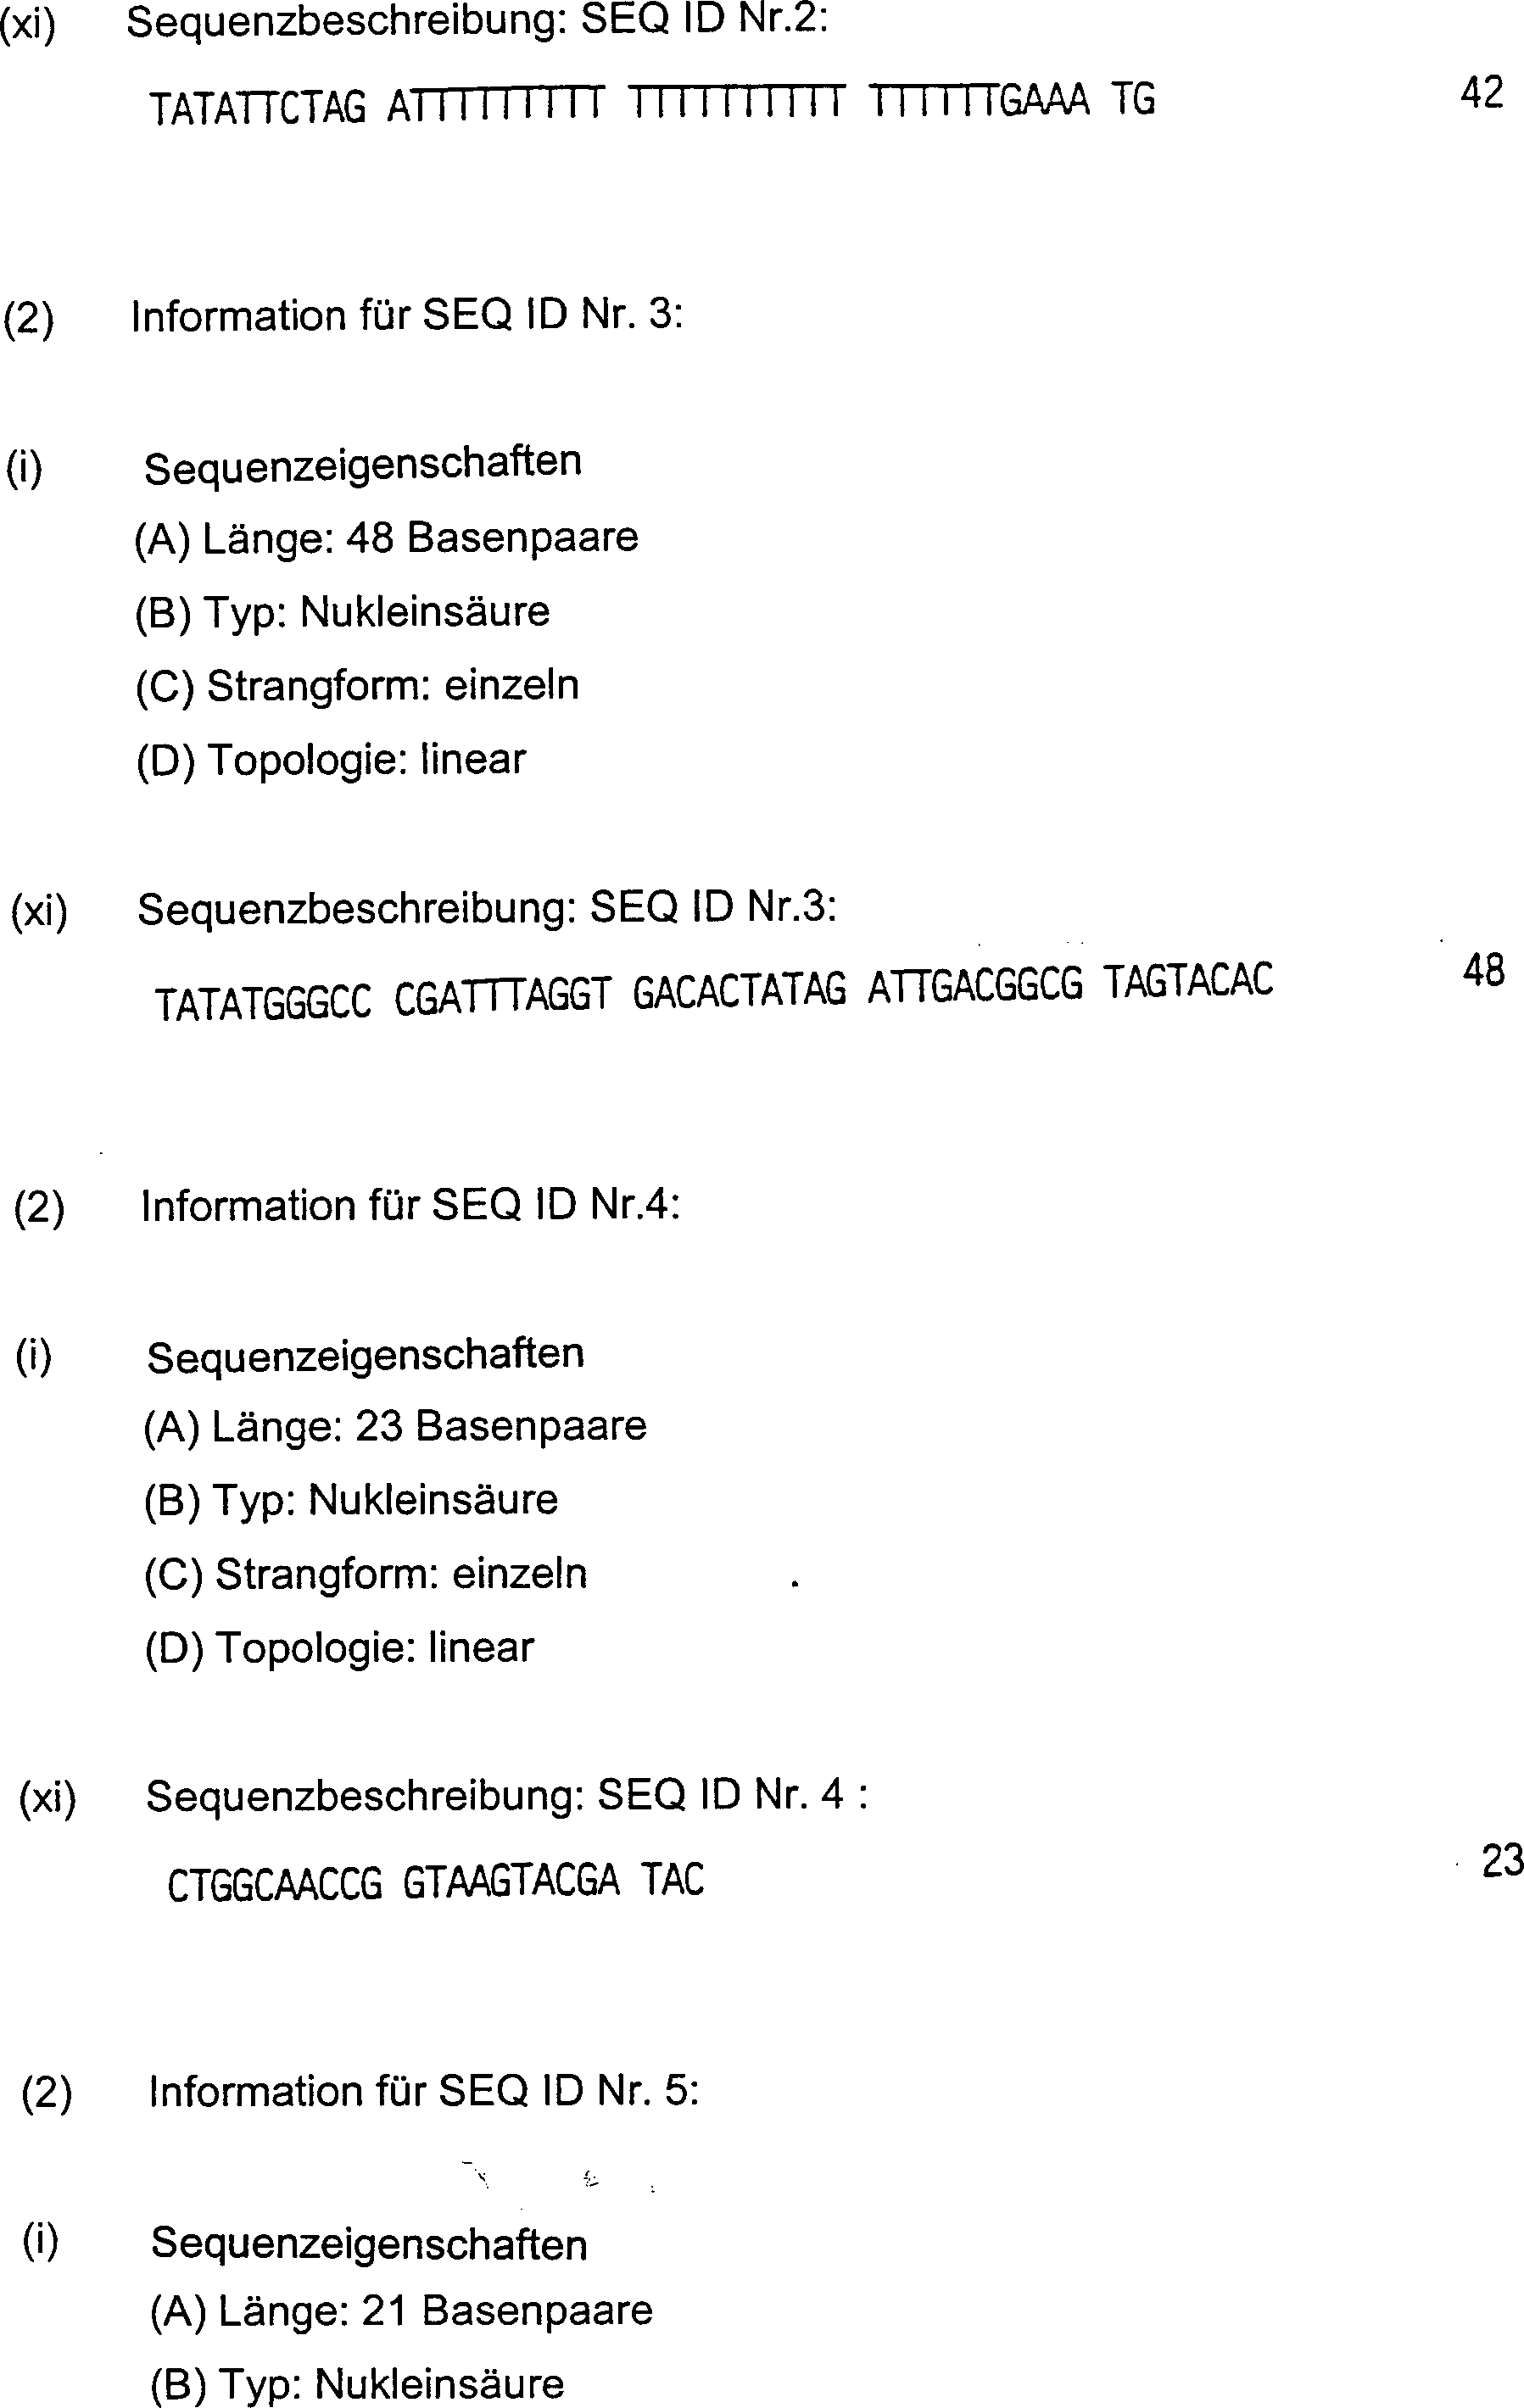
ein, welche aus einer Nukleotidsequenz, wie in 1 gezeigt, von Nukleotidnummer 7.579
bis Nukleotidnummer 7.597 (SEQ. ID Nr. 1) besteht. In anderen Ausführungsformen,
wo das Vektorkonstrukt eine zweite virale Bindung einschließt, schließen die
Vektorkonstrukte ein E3-Adenovirus-Gen ein, welches stromabwärts von
der zweiten viralen Verbindungsregion lokalisiert ist und können auch
weiter eine retrovirale Verpackungssequenz umfassen, welche zwischen
der ersten viralen Verbindungsregion und der zweiten viralen Verbindungsregion
lokalisiert ist.
-
In
weiteren Aspekten stellt die vorliegende Erfindung einen isolierten
rekombinanten Alphavirus-Vektor bereit, welcher nicht einen funktionellen
viralen Verbindungsabschnitt enthält und welcher in bevorzugten
Ausführungsformen
eine reduzierte virale Transkription des subgenomischen Fragments
erzeugt.
-
In
einem weiteren Aspekt stellt die vorliegende Erfindung eine Expressionskassette
bereit, welche einen Promotor und eines oder mehrere Strukturproteine
des Alphavirus umfaßt,
wobei der Promotor befähigt ist,
die Expression der Strukturproteine des Alphavirus zu lenken.
-
In
verschiedenen Ausführungsformen
ist die Expressionskassette befähigt,
das Alphavirus-Caspid-Protein, wie ein Sindbis-Strukturprotein,
ausgewählt
aus einer Gruppe, bestehend aus 6K, E3, E2 und E1, zu exprimieren.
-
In
einem weiteren Aspekt stellt die vorliegende Erfindung eine Expressionskassette
bereit, die einen Promotor, eines oder mehrere Alphavirus-Strukturproteine
und eine heterologe Ligandensequenz umfaßt, wobei der Promotor befähigt ist,
die Expression von Alphavirus-Strukturproteinen und der heterologen
Sequenz zu lenken. In verschiedenen Ausführungsformen ist die heterologe
Ligandensequenz ausgewählt
aus einer Gruppe, bestehend aus VSVG, HIV gp120, Antikörper, Insulin
und CD4.
-
In
bestimmten Ausführungsformen
enthalten die vorstehend beschriebenen Expressionskassetten einen
Promotor, ausgewählt
aus der Gruppe, bestehend aus MuLV, MMTV, Alphavirus-Verbindungsabschnitt, CMV
und VA1RNA.
-
In
noch einem anderen Aspekt stellt die vorliegende Erfindung einen
Alphaviruspartikel bereit, welcher durch Einführen in eine Targetzelle bzw.
Zielzelle eine infizierte Zelle liefert, welche für mindestens
72 Stunden nach Infektion lebensfähig ist. Ebenso werden Targetzellen
bereit gestellt, welche nach Infektion mit einem Alphaviruspartikel
der vorliegenden Erfindung für
mindestens 72 Stunden nach Infektion lebensfähig sind.
-
In
einem weiteren Aspekt stellt die vorliegende Erfindung ein rekombinantes
Alphavirus-Teilchen bereit, welches nach Einbringung in eine Zielzelle
eine infizierte Zelle erzeugt, die für mindestens 72 Stunden nach
der Infektion lebensfähig
ist, wobei das Teilchen auch ein Vektorkonstrukt trägt, welches
die Expression von mindestens einem Antigen oder einer modifizierten
Form davon in mit dem Alphavirus-Teilchen infizierten Zielzellen
lenkt, wobei das Antigen oder die modifizierte Form davon befähigt ist,
eine Immunantwort in einem Tier zu stimulieren. In verschiedenen
Ausführungsformen
ruft das exprimierte Antigen oder die modifizierte Form davon eine
zellvermittelte Immunantwort, vorzugsweise eine auf HLA-Klasse I
beschränkte-Immunantwort
hervor.
-
In
einem weiteren Aspekt stellt die vorliegende Erfindung ein rekombinantes
Alphavirus-Teilchen bereit, welches ein Vektorkonstrukt trägt, das
befähigt
ist, die Expression eines Palliativums in mit dem Alphavirus-Teilchen
infizierten Zellen, zu lenken, wobei das Palliativum befähigt ist,
die Funktion eines für
die Pathogenität
notwendigen pathogenen Mittels zu inhibieren. In verschiedenen Ausführungsformen
ist das pathogene Mittel ein Virus, Pilze, Protozoen oder Bakterien
und die inhibierte Funktion ist ausgewählt aus einer Gruppe, bestehend
aus Adsorption, Replikation, Genexpression, Zusammenlagerung und
Austritt des pathogenen Mittels aus infizierten Zellen. In anderen
Ausführungsformen
ist das pathogene Mittel eine karzinomatöse Zelle, ein krebsfördernder
Wachstumsfaktor, eine Autoimmunerkrankung, kardiovaskuläre Erkrankungen,
wie Restenose, Osteoporose und männliche
Glatzenbildung und die inhibierte Funktion ist ausgewählt aus
einer Gruppe, bestehend aus der Lebensfähigkeit der Zelle und der Zellreplikation.
In weiteren Ausführungsformen
lenkt das Vektorkonstrukt die Expression eines toxischen Palliativums
in infizierten Zielzellen als Antwort auf die Anwesenheit einer
mit dem pathogenen Mittel assoziierten Substanz in solchen Zellen;
vorzugsweise ist das Palliativum befähigt, die Expression eines
pathogenen Gens selektiv zu inhibieren oder die Aktivität eines
durch das pathogene Mittel erzeugten Proteins zu inhibieren. In
weiteren Ausführungsformen
umfaßt
das Palliativum ein inhibierendes Peptid, das spezifisch für eine virale
Protease ist, eine antisense-RNA, die komplementär zu den für die Pathogenität notwendigen
RNA-Sequenzen ist, eine sense-RNA, die komplementär zu für die Pathogenität notwendigen
RNA-Sequenzen ist, oder ein defektes Strukturprotein eines pathogenen
Mittels, wobei ein solches Protein befähigt ist, das Zusammenfügen des
pathogenen Mittels zu inhibieren.
-
In
weiteren Ausführungsformen
führt der
oben beschriebene Alphaviruspartikel zur Expression eines Palliativum,
noch spezifischer zur Expression eines Genprodukts, welches befähigt ist,
einen sonst inaktiven Precursor bzw. Vorläufer in einen aktiven Hemmstoff
eines pathogenen Agens zu aktivieren, beispielsweise das Herpes-Thymidinkinase-Genprodukt,
ein Tumor-Suppressorgen oder ein Protein, welches eine Verbindung
mit geringer oder keiner Zytotoxizität in ein toxisches Produkt
in Anwesenheit eines pathogenen Agens aktiviert, wodurch eine lokale
Therapie gegen das pathogene Agens bewirkt wird.
-
In
einer anderen Ausführungsform
lenkt das Alphavirus-Teilchen die Expression eines Proteins, das nach
Prozessierung oder Modifikation durch ein von einem pathogenen Mittel
stammenden Protein toxisch ist, eines anzeigenden Produkts auf der
Oberfläche
von mit dem Alphavirus infizierten Zielzellen, enthaltend ein pathogenes
Mittel, oder eines RNA-Moleküls,
das als für
ein pathogenes RNA-Molekül spezifisches
antisense oder Ribozym fungiert.
-
In
bestimmten Ausführungsformen
ist in der oben beschriebenen Alphaviruspartikel das Protein die Herpes-Thymidinkinase
oder CD4.
-
In
weiteren Aspekten stellt die vorliegende Erfindung ein Alphavirus-Teilchen
bereit, welches die Expression eines Gens lenkt, das befähigt ist,
ein oder mehrere Elemente des Immunsystems in mit dem Alphavirus
infizierten Zielzellen zu unterdrücken, und ein Alphavirus-Teilchen,
welches die Expression eines blockierenden Elements in mit dem Sindbis-Virus
infizierten Zellen lenkt, wobei das blockierende Element befähigt ist, entweder
an einen Rezeptor oder an ein Mittel zu binden, so daß die Interaktion
zwischen Rezeptor und Mittel blockiert ist.
-
In
weiteren Aspekten stellt die vorliegende Erfindung ein Verfahren
zum Stimulieren einer Immunantwort gegen ein Antigen bereit, welches
das Infizieren empfänglicher
Zielzellen mit einem Alphavirus-Teilchen, welches die Expression
von mindestens einem Antigen oder einer modifizierten Form davon
in mit dem Alphavirus infizierten Zielzellen lenkt, umfaßt, wobei
das modifizierte Antigen befähigt
ist, eine Immunantwort in einem Tier zu stimulieren. In einer bevorzugten
Ausführungsform
werden die Zielzellen in vivo infiziert.
-
In
weiteren Aspekten der vorliegenden Erfindung wird ein Verfahren
zum Stimulieren einer Immunantwort gegen ein pathogenes Antigen
bereitgestellt, welches ein Infizieren der empfänglichen Zielzellen mit einem
Alphavirus-Teilchen, welches die Expression einer modifizierten
Form eines pathogenen Antigens in mit dem Alphavirus infizierten
Zielzellen lenkt, wobei das modifizierte Antigen befähigt ist,
eine Immunantwort in einem Tier zu stimulieren, wobei es jedoch
eine reduzierte Pathogenität
bezüglich
des pathogenen Antigens aufweist.
-
In
weiteren Aspekten der vorliegenden Erfindung wird ein Verfahren
zum Stimulieren einer Immunantwort gegen ein Antigen bereitgestellt,
welches das Infizieren empfänglicher
Zielzellen mit einem Alphavirus-Teilchen, welches die Expression
eines oder mehrerer Epitope aufweisenden Peptids lenkt, umfaßt, wobei eines
oder mehrere der Epitope auf verschiedene Proteine zurückgeführt werden.
-
In
einem weiteren Aspekt der Erfindung wird ein Verfahren zum Stimulieren
einer Immunantwort in einem warmblütigen Tier bereitgestellt,
welches das Infizieren empfänglicher
Zielzellen, die mit einem warmblütigen
Tier assoziiert sind, mit Nukleinsäuresequenzen, die entweder
einzelne Klasse I- oder Klasse II-MHC-Proteine oder Kombinationen davon kodieren,
und das Infizieren der Zellen mit einem Alphavirus-Teilchen, welches
die Expression von mindestens einem Antigen oder einer modifizierten
Form davon in mit dem Alphavirus-Teilchen infizierten Zielzellen
lenkt, umfaßt,
wobei das Antigen oder die modifizierte Form davon befähigt ist,
eine Immunantwort in dem Tier zu stimulieren.
-
In
einem anderen Aspekt der vorliegenden Erfindung wird ein Verfahren
zur Hemmung eines pathogenen Agens bereit gestellt, welches das
Infizieren empfänglicher
Targetzellen mit einem Alphaviruspartikel umfasst, welcher zur Expression
eines Palliativums in den Alphaviruspartikel-infizierten Zellen
führt,
wobei das Palliativum zur Hemmung einer Funktion eines pathogenen
Agens befähigt
ist, welches für
die Pathogenität notwendig
ist.
-
In
anderen Aspekten der vorliegenden Erfindung werden eukaryotische
geschichtete Vektorinitiationssysteme bereitgestellt. Kurz gefaßt umfaßt das eukaryotische
geschichtete Vektorinitiationssystem in einer Ausführungsform
der Erfindung einen 5'-Promotor,
ein Konstrukt, das befähigt
ist, eine heterologe Nukleotidsequenz zu exprimieren, die befähigt ist,
in Zellen entweder autonom oder als Antwort auf eine oder mehrere Faktoren
zu replizieren, und eine Transkriptions-Terminations-Sequenz. In einem
anderen Aspekt wird ein eukaryotisches geschichtetes DNA-Vektorinitiationssystem
bereitgestellt, das einen 5'-Promotor,
ein Konstrukt, welches befähigt
ist, eine heterologe RNA-Sequenz zu exprimieren, die befähigt ist,
in einer Zelle entweder autonom oder als Antwort auf einen oder
mehrere Faktoren zu replizieren, und eine Transkriptions-Terminations-Sequenz
umfaßt.
In einer bevorzugten Ausführungsform
ist das Konstrukt, welches befähigt
ist, eine oder mehrere heterologe Nukleotidsequenzen zu exprimieren,
ein Sindbis-cDNA-Vektorkonstrukt.
In anderen Ausführungsformen
ist das Konstrukt ein viraler Vektor, der ausgewählt ist aus der Gruppe, bestehend
aus Poliovirus, Rhinovirus, Pockenvirus, Retrovirus, Influenzavirus,
Adenovirus, Adeno-assoziiertes Virus, Herpes-Virus, SV40-Virus,
HIV, Masern, Astrovirus, Semliki-Forest-Virus und Coronavirus. In
einer weiteren Ausführungsform
umfaßt
das eukaryotische geschichtete Vektorinitiationssystem weiter eine
Polyadenylierungssequenz.
-
In
noch einem anderen Aspekt stellt die vorliegende Erfindung ein oben
beschriebenes Alphavirus-RNA-Vektormolekül bereit, welches befähigt ist,
die Expression eines Palliativums in einer Targetzelle herbeizuführen. Das
Palliativum in dieser Alphavirus-RNA-Expressionsvektor-Konfiguration
hat, wenn es exprimiert wird, den gleichen Effekt wie die oben für ein Alphaviruspartikel
beschriebenen Aspekte. Der Alphavirus-RNA-Expressionsvektor schließt der Reihe
nach eine 5'- Sequenz, welche zur
Initiation der Transkription eines Alphavirus befähigt ist,
eine Alphavirus-Nicht-Strukturproteine kodierende Nukleotidsequenz,
eine virale Verbindungsregion, eine heterologe Sequenz, eine Alphavirus-RNA-Polymerase-Erkennungssequenz
und einen Abschnitt von 25 aufeinanderfolgenden polyadenylierten
Resten ein, und wird direkt in die Zielzellen durch physikalische
Mittel als ein RNA-Molekül,
als ein Komplex mit verschiedenen Liposomenformulierungen oder als
ein RNA-Ligand-Komplex, einschließlich dem Alphavirus-RNA-Vektormolekül, einer
Polykationverbindung wie Polylysin, einem Rezeptor-spezifischen
Liganden und gegebenenfalls einem Psoralen-inaktivierten Virus, wie
Sendai oder Adenovirus, eingeführt.
-
Die
vorliegende Erfindung stellt ebenso Verpackungszellinien und Erzeuger-
bzw. Herstellerzellinien, welche zur Erzeugung bzw. Herstellung
rekombinanter Alphaviruspartikel geeignet sind, bereit. Solche Verpackungs-
oder Herstellerzellinien können
entweder aus Säugern
oder Nicht-Säugern
stammen (z. B. Insektenzellen wie Moskitozellen).
-
Eine
breite Vielzahl von Alphaviren kann innerhalb des Zusammenhangs
der vorliegenden Erfindung verwendet werden. Charakteristische Beispiele
schließen
Aura, Venezelan Equine Encephalitis, Fort Morgan, Ross River, Semliki
Forest Virus und Mayaro ein.
-
Diese
und andere Aspekte der vorliegenden Erfindung werden in Bezug auf
die folgende detaillierte Beschreibung und den beigefügten Zeichnungen
offensichtlich werden. Zusätzlich
werden verschiedene Zitate unten dargestellt, welche detaillierter
bestimmte Verfahren und Zusammensetzungen beschreiben (z. B. Plasmide,
etc.).
-
Kurze Beschreibung
der Zeichnungen
-
1 ist eine schematische
Darstellung der Sindbis-Virus-Genomorganisation.
-
2 ist eine Darstellung,
welche ein Verfahren zur Amplifikation eines Sindbis-RNA-Genoms durch RT-PCR
beschreibt.
-
3A–H stellen
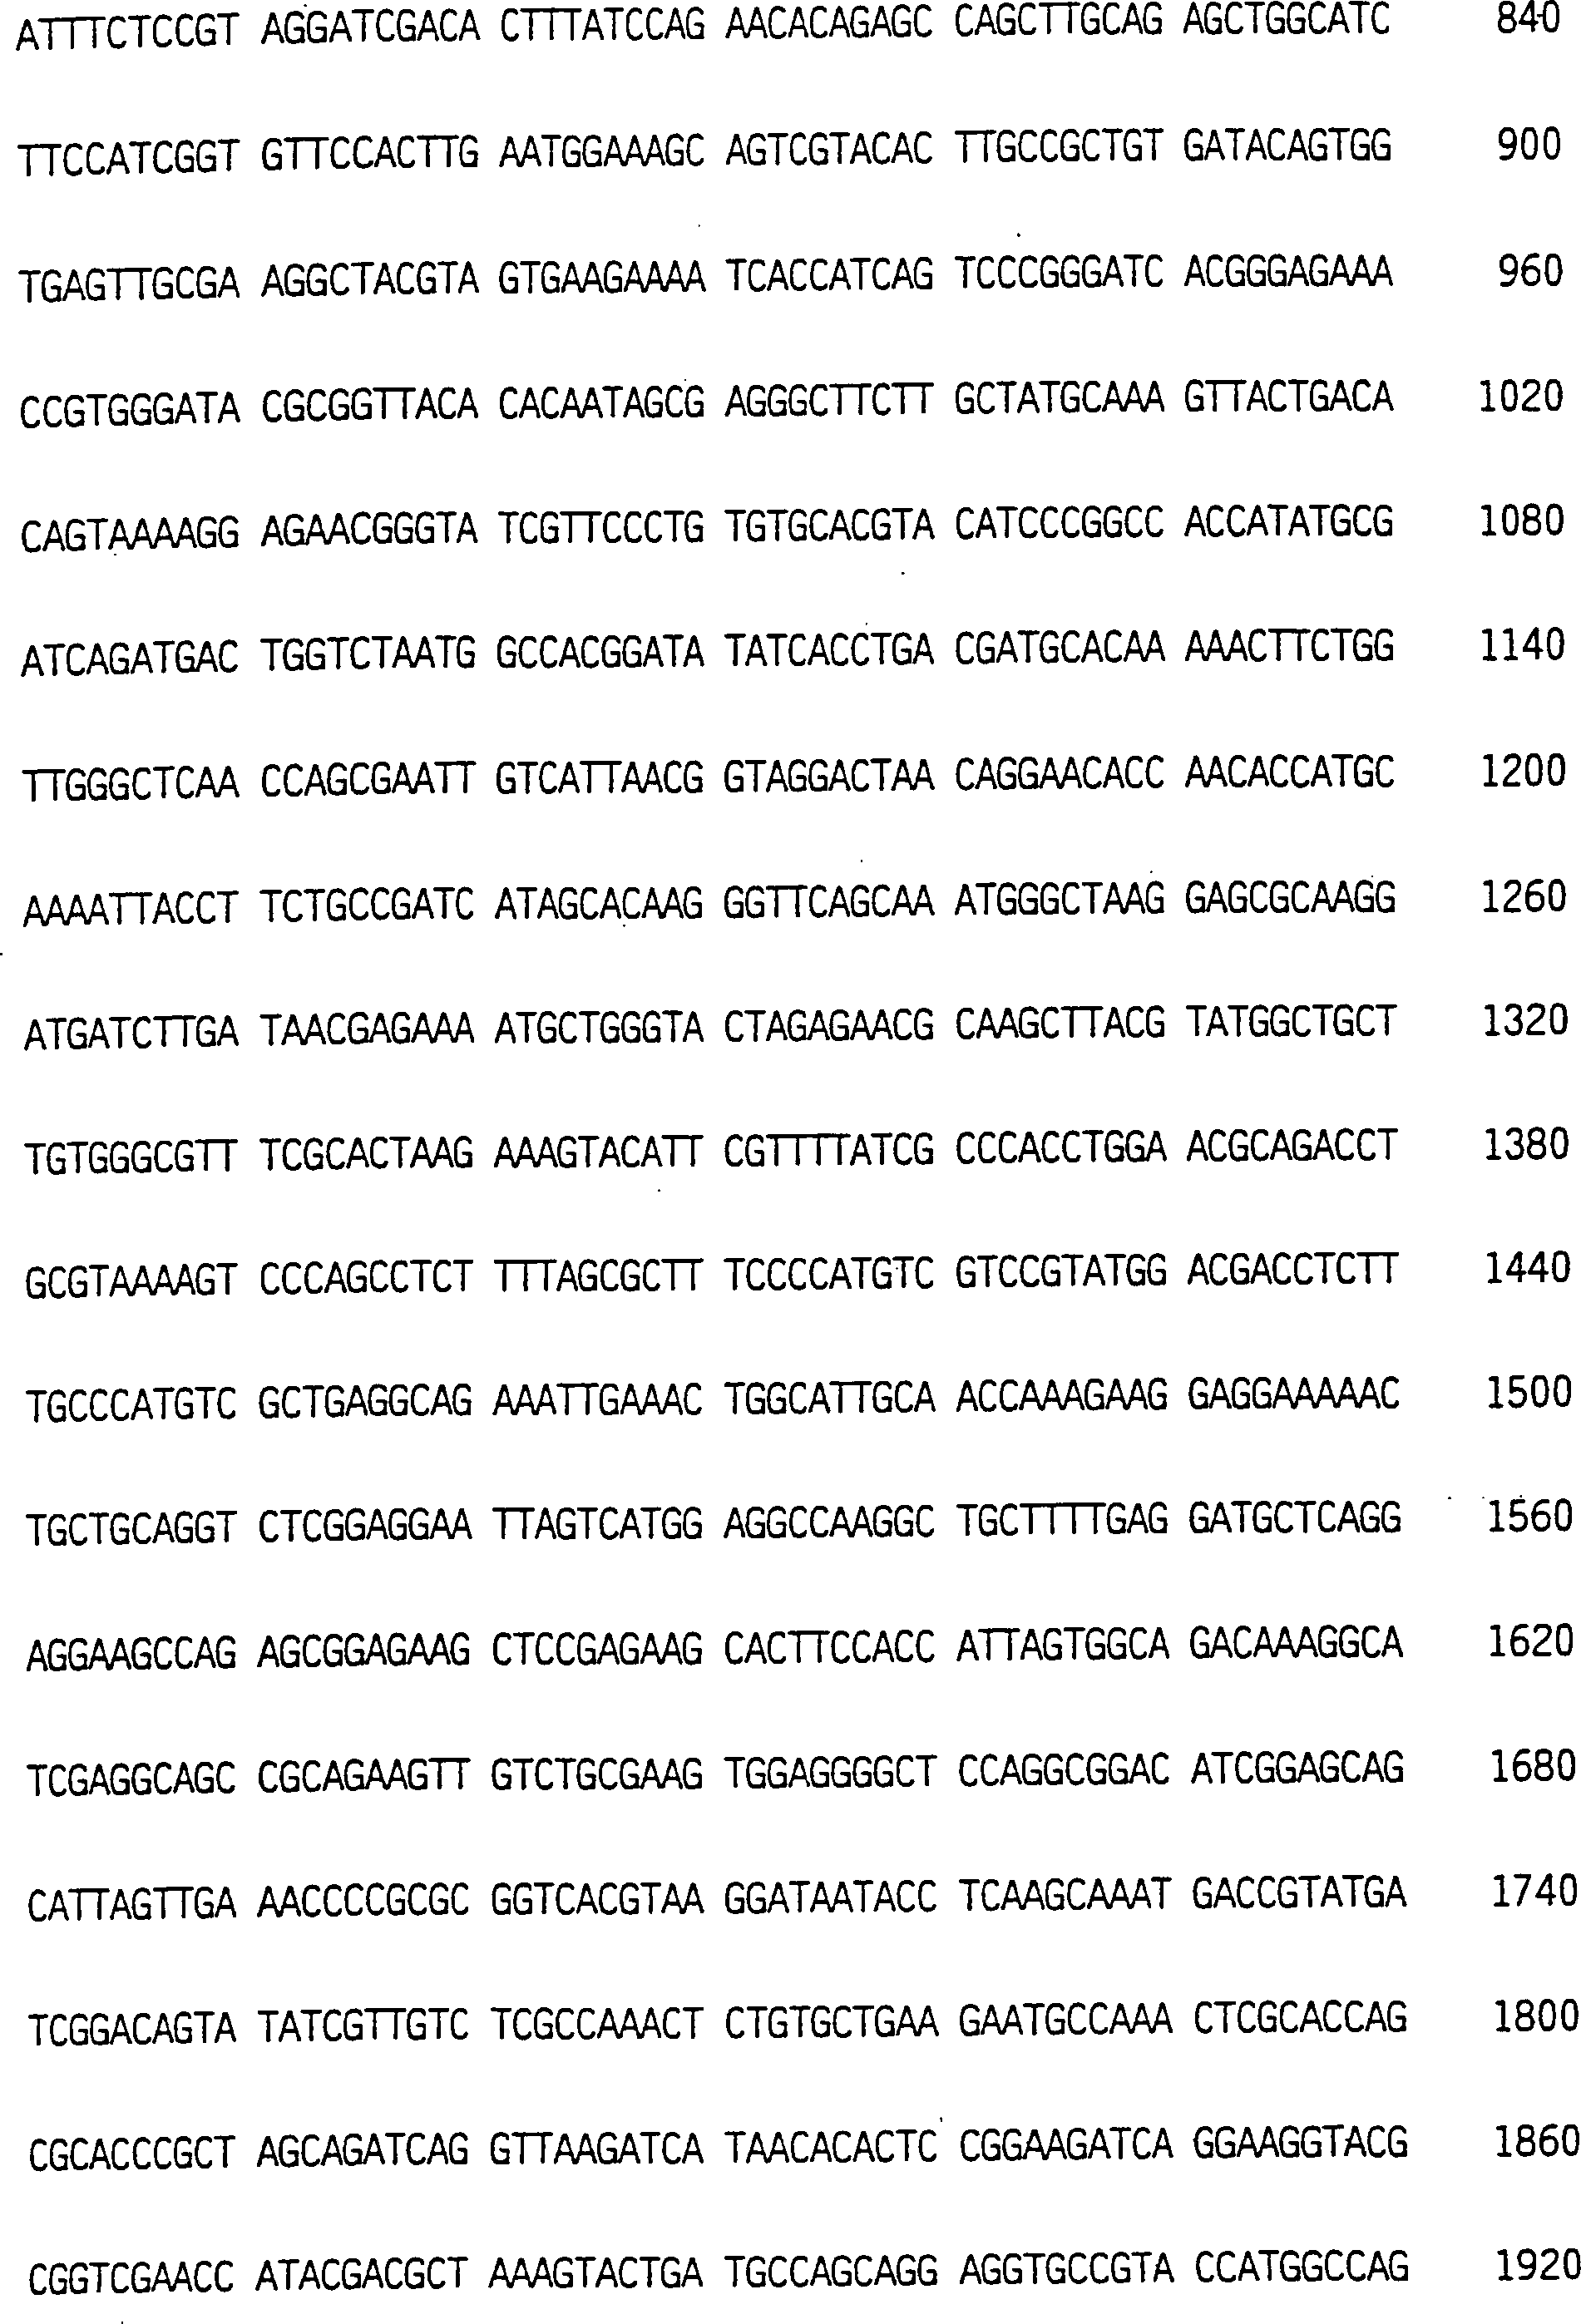
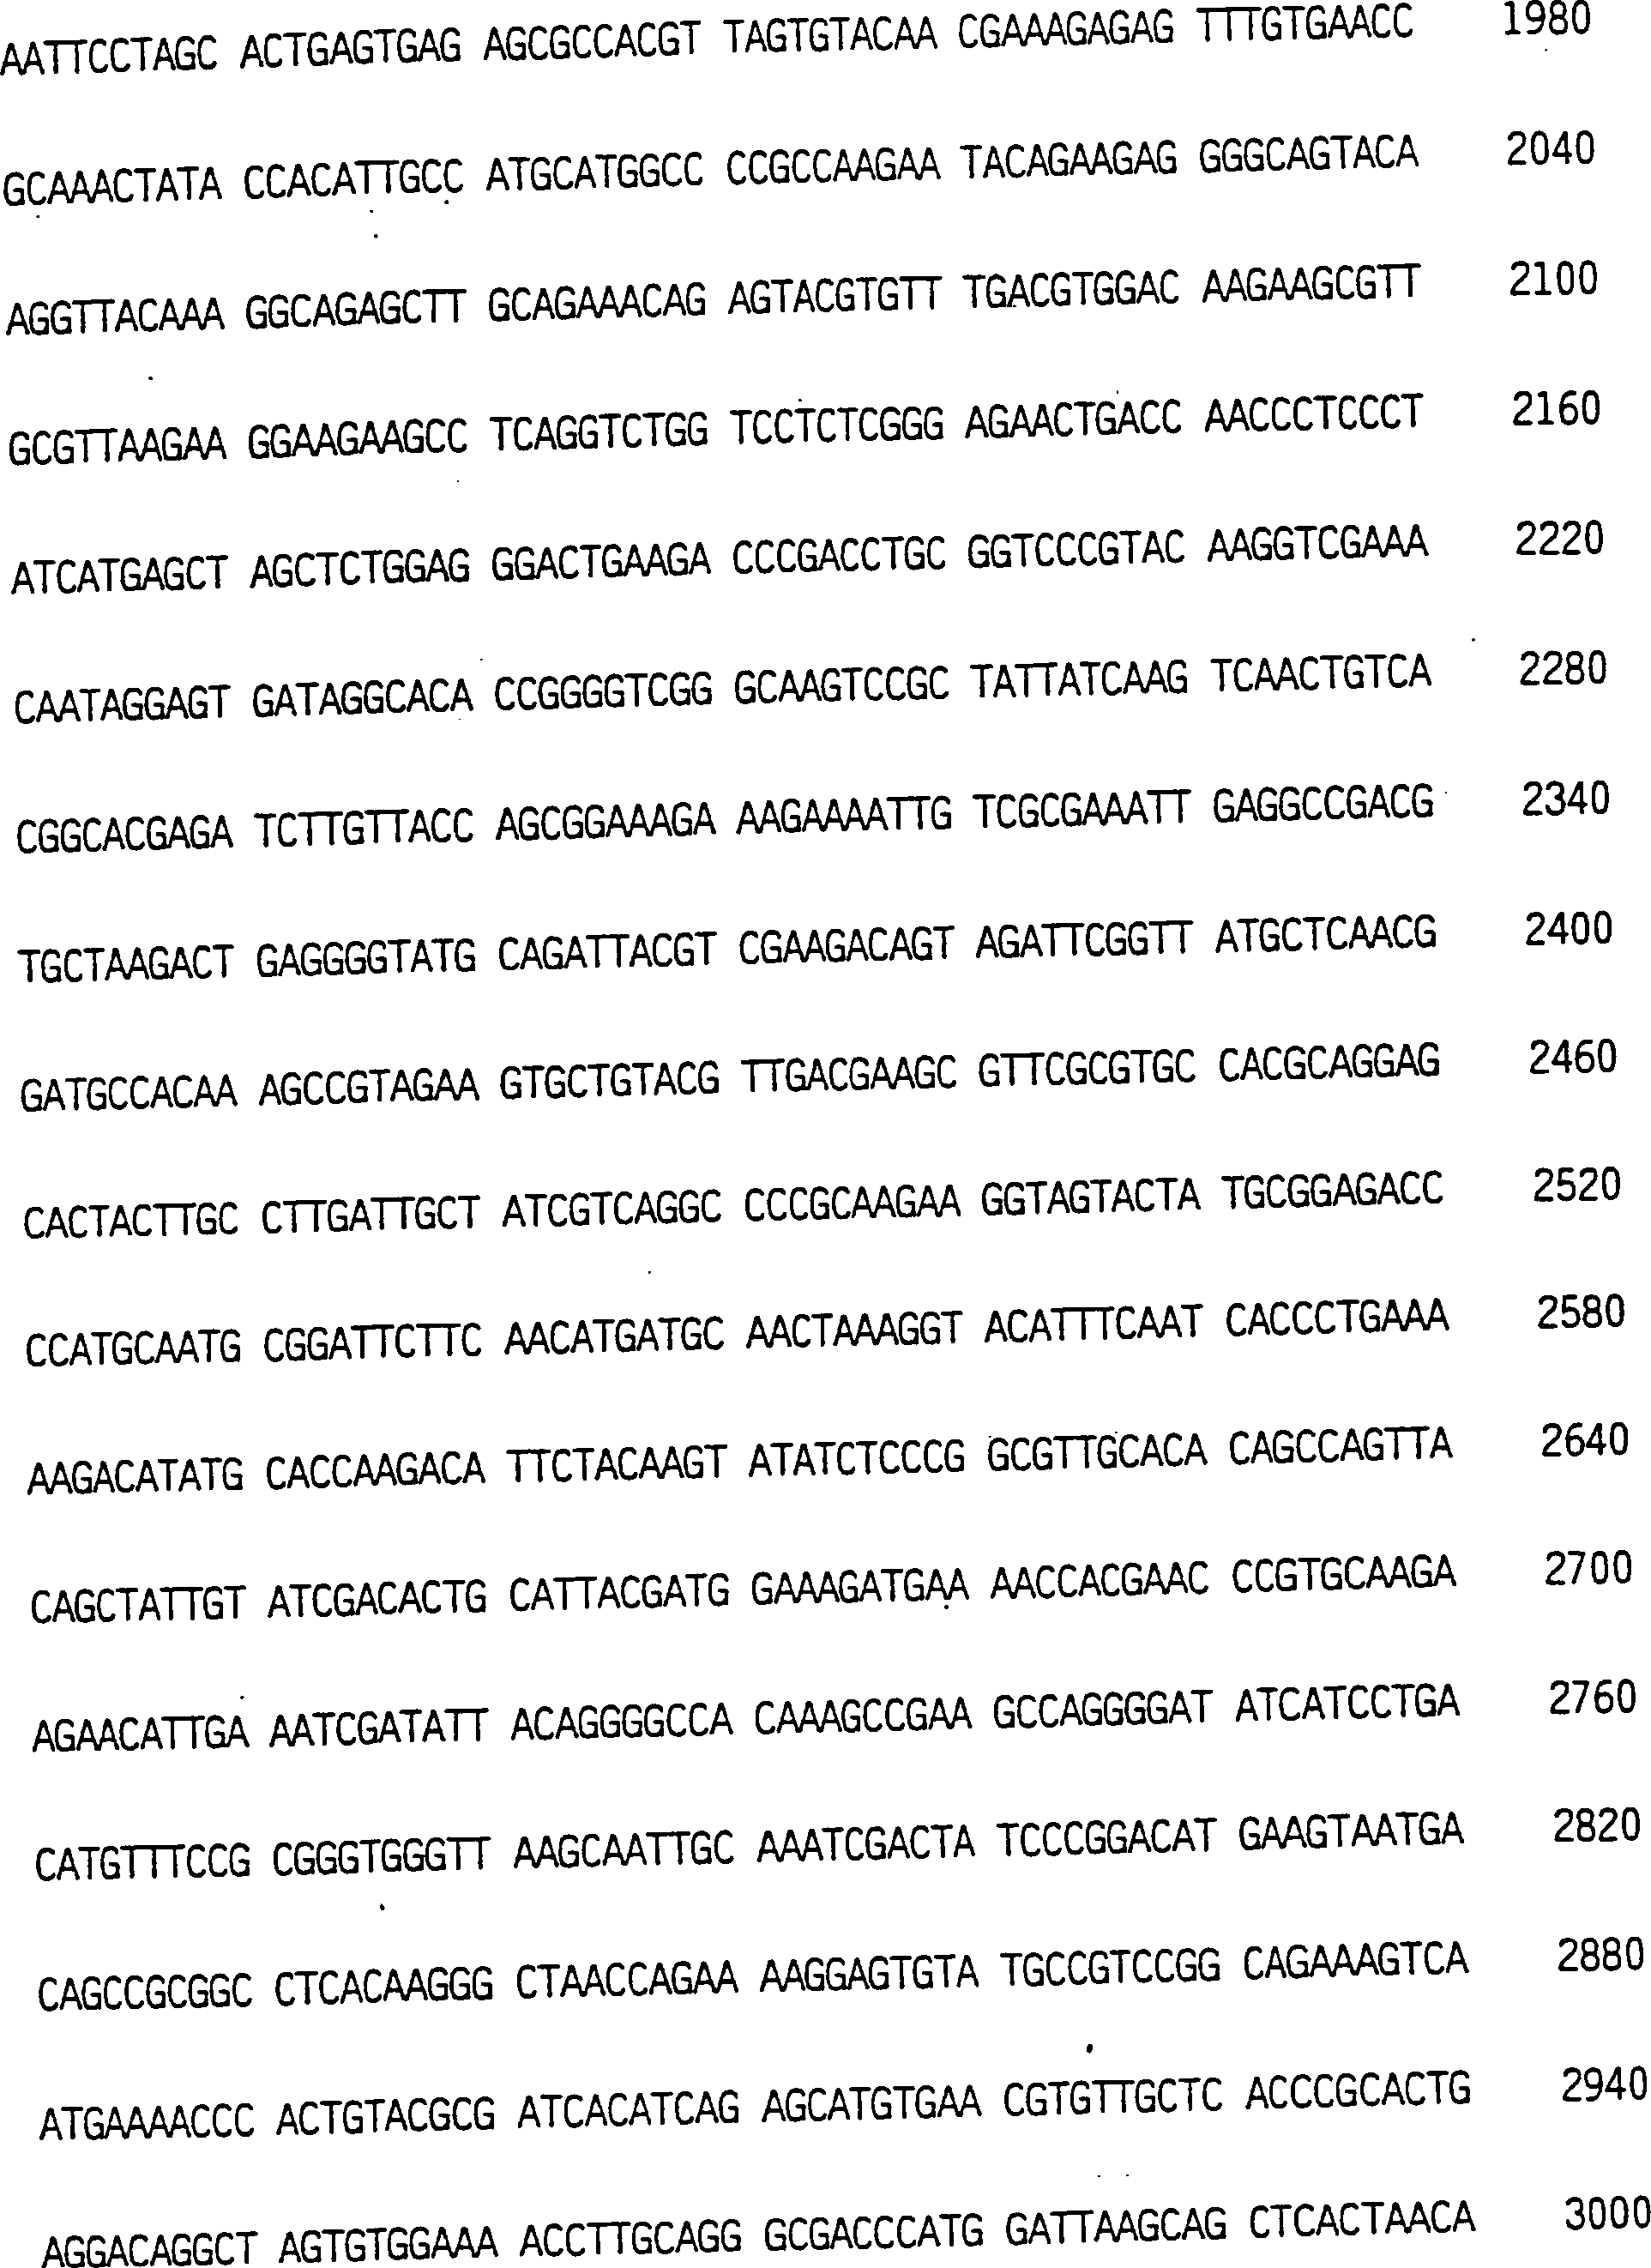
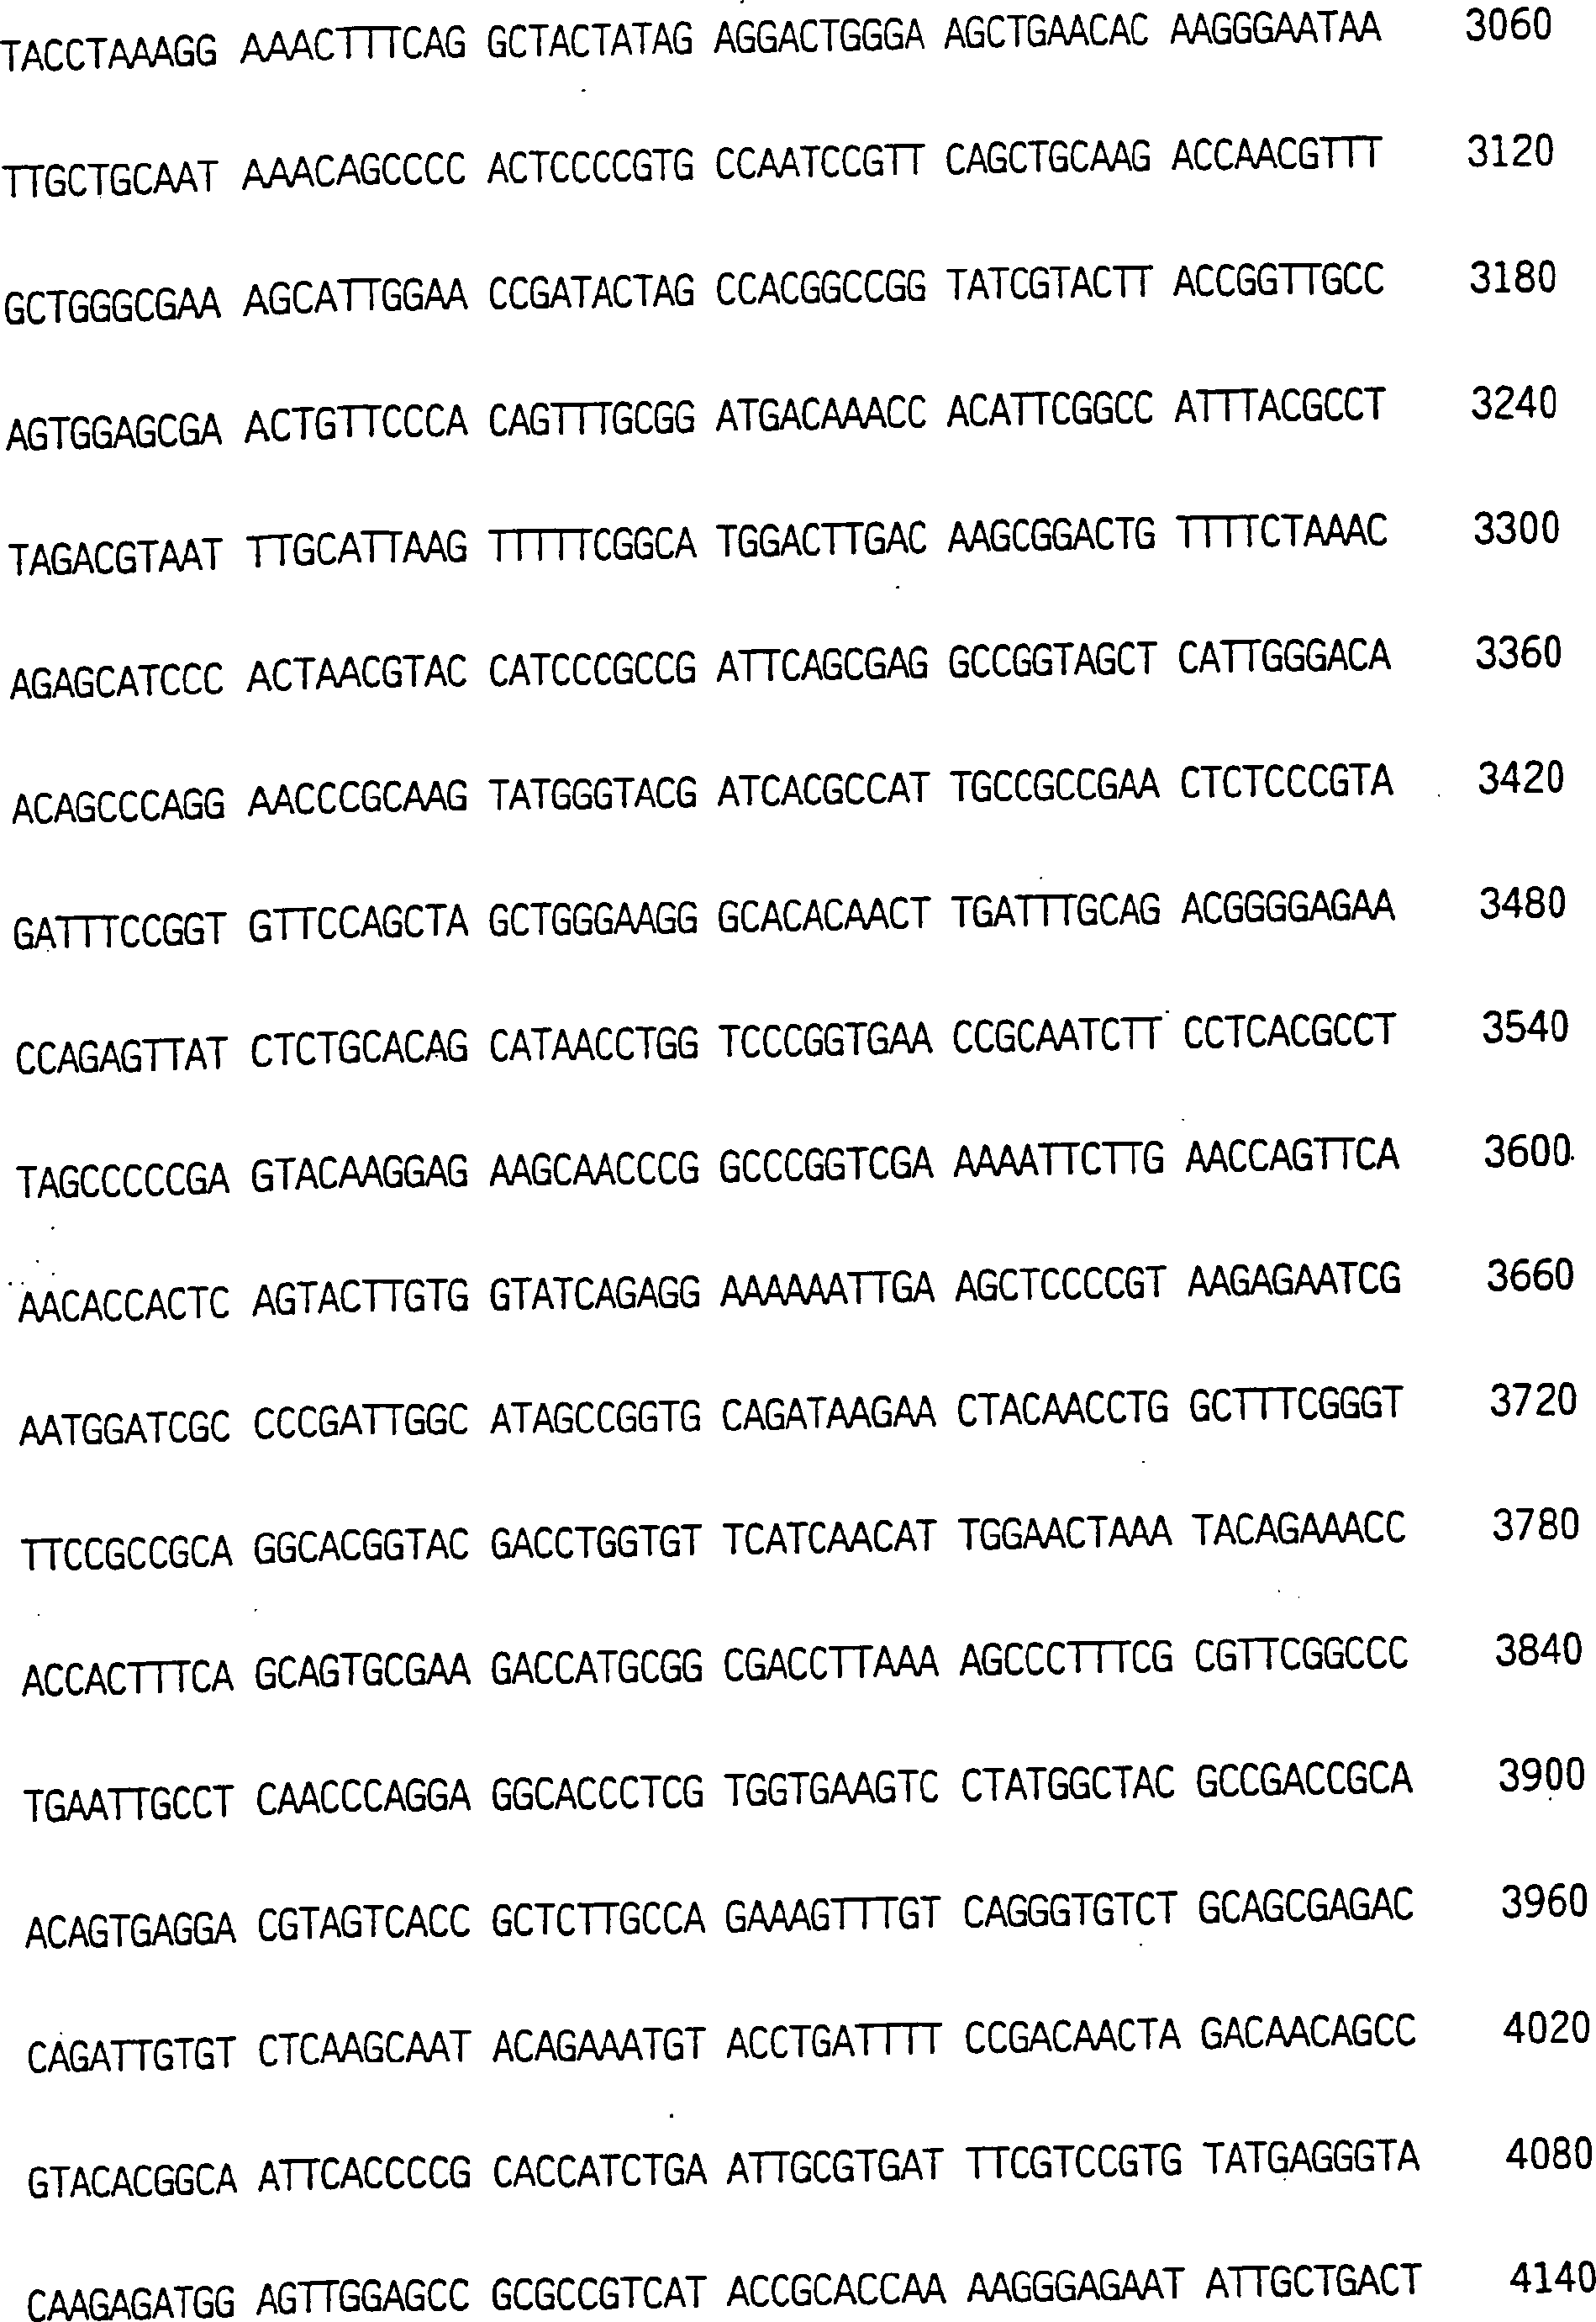
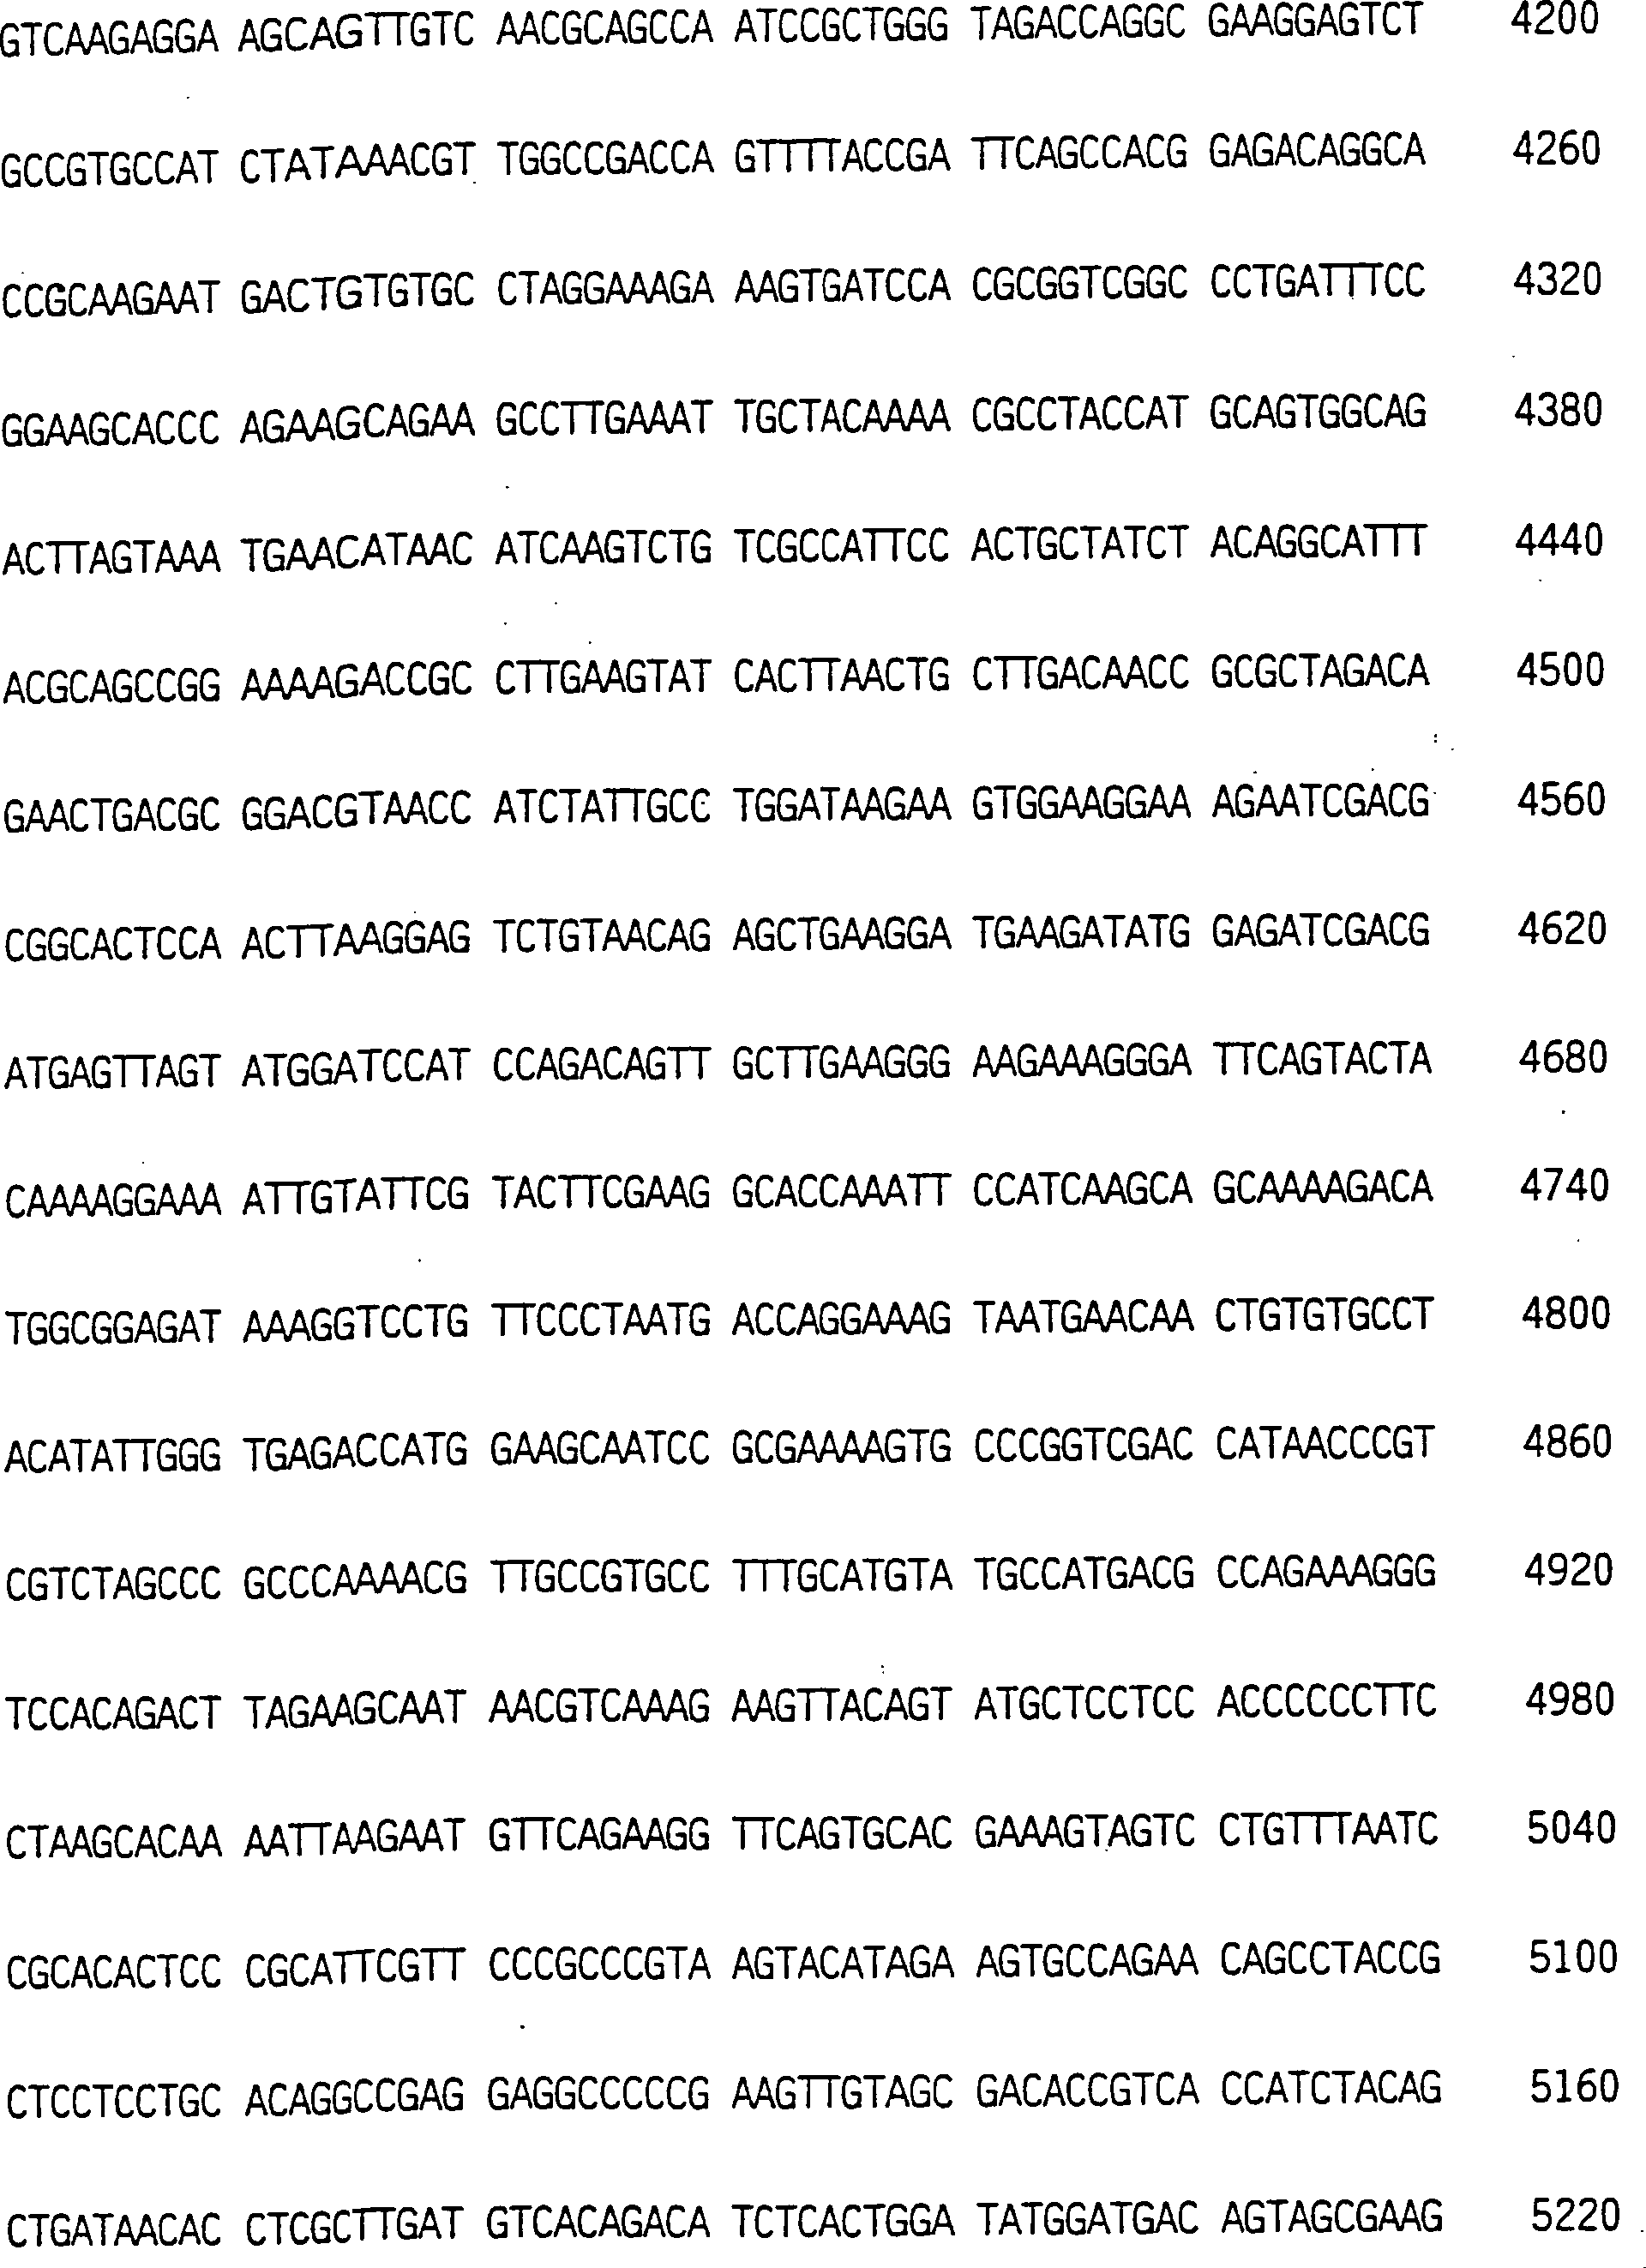
die Sequenz eines typischen eukaryotischen "Layered Vektor Initiation System", abgeleitet aus
Sindbis (siehe auch SEQ. ID Nr. 89), dar.
-
4 ist eine schematische
Darstellung eines Sindbis-Basisvektors und eines Sindbis-Luziferasevektors.
-
5 ist eine Darstellung
der Sindbis-Helfervektor-Konstruction.
-
6 ist eine graphische Darstellung,
welche die Expression und Isolierung eines Sindbis-Luziferasevektors
erläutert.
-
7 ist eine Darstellung
einer Methode zur Modifikation einer Sindbis-Verbindungsregion.
-
8 ist eine schematische
Darstellung der Sindbis-Verpackungs-Expressionskassetten.
-
9 ist ein Balkendiagramm,
welches die Sindbis-Luziferase-Vektorverpackung in LTR/SindIBspE-Zellen
darstellt.
-
10 ist eine schematische
Darstellung, wie Astroviren oder andere heterologe Viren verwendet werden
können,
um Sindbis-Strukturproteine zu exprimieren.
-
11 ist eine schematische
Darstellung des Mechanismus zur Aktivierung einer funktionsunfähigen viralen
Verbindungsregion bzw. viralen Verbindungsregion mit verminderter
Funktion durch „RNA
loop-out" bzw. RNA-Entwindung.
-
Detaillierte
Beschreibung der Erfindung
-
Vor
der weiteren Beschreibung der Erfindung kann es für deren
Verständnis
hilfreich sein, Definitionen von bestimmten Begriffen zuerst darzustellen,
welche hierin später
verwendet werden.
-
„Alphavirus-Vektorkonstrukt
bezieht sich auf ein Assembly, welches befähigt ist, zur Expression einer Sequenzen)
oder eines Gens(en) von Interesse zu führen. Das Vektorkonstrukt sollte
einen 5'-Promotor
einschließen,
welcher zur Initiation der viralen RNA-Synthese in vitro aus cDNA
befähigt
ist, eine 5'-Sequenz,
welche zur Initiation der Transkription eines Alphavirus befähigt ist,
wie auch eine Sequenz(en), welche, wenn sie exprimiert werden, biologisch
aktive Alphavirus-Nicht-Strukturproteine
kodieren (d. h., NSP1, NSP2, NSP3 und NSP4). Zusätzlich sollte das Vektorkonstrukt
eine virale Verbindungsregion einschließen, welche in bestimmten Ausführungsformen
modifiziert werden kann, um die virale Transkription des subgenomischen
Fragments und einer Alphavirus-RNA-Polymerase-Erkennungssequenz zu verhindern, zu
inhibieren oder zu reduzieren. Das Vektorkonstrukt kann ebenso (ein)
Nukleinsäuremolekül(e), welches)
eine Größe aufweisen
(aufweist), welche ausreicht, um die Produktion von lebensfähigem Virus
zu erlauben, sowie eine oder mehrere Restriktionssequenzen einschließen. Wenn
das Alphavirus-Vektorkonstrukt ein cDNA-Vektorkonstrukt ist, sollte
es zusätzlich
einen 5'-Promotor,
welcher zur Initiation der viralen RNA-Synthese von cDNA befähigt ist
und eine 3'-Sequenz,
welche die Termination der Transkription und Spleißerkennung
kontrolliert, einschließen.
-
„Expressionskassette" bezieht sich auf
ein rekombinant hergestelltes Molekül, welches zur Expression von
Alphavirus-Strukturproteinen) befähigt ist. Die Expressionskassette
muß einen
Promotor und eine Sequenz, welche (ein) Alphavirus-Strukturproteine)
kodiert, einschließen.
Gegebenenfalls kann die Expressionskassette Transkriptionsterminations-,
Spleißerkennungs-,
und Polyadenylierungszusatz-Sequenzen einschließen. Bevorzugte Promotoren
schließen
die CMV- und Adenovirus-VA1-RNA-Promotoren ein. Zusätzlich kann die
Expressionskassette selektierbare Marker, wie Neo, SV2-Neo, Hygromycin,
Phleomycin, Histidinol und DHFR, enthalten.
-
„Alphaviruspartikel" bezieht sich auf
ein Capsid, welches einen Alphavirus-Vektor enthält. Eine Vielzahl von Vektoren
kann innerhalb des Alphaviruspartikel, einschließlich der Alphavirus-Vektorkonstrukte
der vorliegenden Erfindung, enthalten sein. Vorzugsweise ist das
Alphaviruscapsid in einer Lipid-Doppelschicht, wie eine Zellmembran,
in welcher viral-kodierte Proteine eingebettet sind, enthalten.
-
A. QUELLEN FÜR ALPHAVIREN
-
Wie
oben angemerkt, stellt die vorliegende Erfindung Alphavirus-Vektorkonstrukte,
sowie Verfahren zur Verwendung solcher Vektorkonstrukte bereit.
Kurz gesagt, Sequenzen, welche das Wildtyp-Alphavirus kodieren,
welches zur Verwendung in der Herstellung der oben beschriebenen
Vektorkonstrukte geeignet ist, und Partikel können leicht bezüglich der
hier bereitgestellten Offenbarung aus natürlich vorkommenden Quellen oder
Hinterlegungsstellen (z. B. die American Type Culture Collection,
Rockville, Maryland) erhalten werden.
-
Typische
Beispiele von geeigneten Alphaviren schließen Aura (ATCC VR-368), Bebaru-Virus
(ATCC VR-600, ATCC VR-1240), Cabassou (ATCC VR-922), Chikungunya-Virus
(ATCC VR-64, ATCC VR-1241), Eastern Equine Enzephalomyelitis-Virus
(ATCC VR-65, ATCC VR-1242), Fort Morgan (ATCC VR-924), Getah-Virus (ATCC VR 369, ATCC
VR-1243), Kyzylagach (ATCC VR-927), Mayaro (ATCC VR-66), Mayaro-Virus (ATCC
VR-1277), Middleburg (ATCC VR-370), Mucambo-Virus (ATCC VR-580,
ATCC VR-1244), Ndumu (ATCC VR-371), Pixuna-Virus (ATCC VR-372, ATCC VR-1245), Ross
River-Virus (ATCC VR-373, ATCC VR-1246), Semliki Forest-Virus (ATCC VR-67,
ATCC VR-1247), Sindbis-Virus (ATCC VR-68, ATCC VR-1248), Tonate
(ATCC VR-925), Triniti (ATCC VR-469), Una (ATCC VR-374), Venezuelan
Equine Enzephalomyelitis (ATCC VR-69), Venezuelan Equine Enzephalomyelitis-Virus
(ATCC VR-923, ATCC VR-1250, ATCC VR-1249, ATCC VR-532), Western
Equine Encephalomyelitis (ATCC VR-70, ATCC VR-1251, ATCC VR-622,
ATCC VR-1252), Whataroa (ATCC VR-926) und Y-62-33 (ATCC VR-375) ein.
-
B. SEQUENZEN, WELCHE DEN
WILDTYP-SINDBISVIRUS KODIEREN
-
In
einem besonders bevorzugten Aspekt der vorliegenden Erfindung können die
Sequenzen, welche das Wildtyp-Alphavirus kodieren, aus dem Sindbisvirus
erhalten werden. Insbesondere in einer Ausführungsform der Erfindung (und
wie detaillierter unten in Beispiel 1 beschrieben) kann ein Sindbis-cDNA-Klon
durch Verknüpfen
des 5'-Endes eines
Sindbisvirus-cDNA-Klons mit einem Bakteriophagen-RNA-Polymerasepromotor,
und des 3'-Endes
des cDNA-Klons mit einem Poly-Adenosin/(Poly-A)-Abschnitt
von mindestens 25 Oligonukleotiden erhalten werden. Insbesondere
kann die Synthese des ersten cDNA-Stranges von der viralen RNA-Matritze mit einem
3'-Oligonukleotid-Primer
mit einer darauffolgenden Sequenz, umfassend eine Enzym-Erkennungssequenz,
eine Sequenz von 25 Desoxythymidinnukleotiden und einen Abschnitt
von annähernd
18 Nukleotiden, welcher zum 3'-viralen
Ende komplementär
ist, und mit einem 5'-Primer,
welcher Puffernukleotide, eine Enzymerkennungssequenz, einen Bakteriophagen-Promotor
und eine Sequenz, welche zum viralen 5'-Ende komplementär ist, enthält, durchgeführt werden.
Die Enzym-Erkennungssequenzen, welche auf jedem dieser Primer vorliegen,
sollten voneinander unterschiedlich sein und nicht im Sindbisvirus
auftreten. Ferner sollte das erste mit dem 3'-Ende des Bakteriophagen-RNA-Polymerasepromotors
verknüpfte Nukleotid
das erste authentische Nukleotid des RNA-Virus sein. In vitro-transkribierte
RNA von dem viralen cDNA-Klon, welcher die oben beschriebene Konstruktion
aufweist und durch Verdau mit dem einzigen dT:dA-3'-distalem
Restriktionsenzym linearisiert wird, initiiert nach Einführung in
die geeignete eukaryotische Zelle den gleichen Infektionszyklus,
welcher für
die Infektion mit dem Wildtyp-Virus, aus welchem die cDNA kloniert
wurde, charakteristisch ist. Dieser virale cDNA-Klon, welcher RNA
ergibt, welche zur Initiation einer Infektion nach in vitro-Transkription
befähigt
ist, wird unten als „infektiöser cDNA-Klon" bezeichnet.
-
C. HERSTELLUNG VON REKOMBINANTEN
ALPHAVIRUS VEKTORKONSTRUKTEN MIT INAKTIVIERTEN VIRALEN VERBINDUNGSREGIONEN
-
Ein,
wie oben beschrieben (oder unter Verwendung von Sequenzen, welche
ein aus anderen Quellen erhaltenes Alphavirus kodieren) hergestellter,
infektiöser
cDNA-Klon kann schnell
verwendet werden, um Alphavirus-Vektorkonstrukte der vorliegenden
Erfindung herzustellen. Kurz gesagt, in einem Aspekt der vorliegenden
Erfindung werden rekombinante Alphavirus-Vektorkonstrukte bereit
gestellt, umfassend eine 5'-Sequenz,
welche zur Initiation der Transkription eines Alphavirus befähigt ist,
eine Nukleotidsequenz, welche Alphavirus-Nicht-Strukturproteine
kodiert, eine virale Verbindungsregion, welche inaktiviert worden
ist, so daß die
virale Transkription des subgenomischen Fragmentes verhindert wird
und eine Alphavirus-RNA-Polymerase-Erkennungssequenz.
Wie es später
unten detailierter diskutiert werden wird, transkribieren Alphavirus-Vektorkonstrukte,
welche eine inaktivierte virale Verbindungsregion aufweisen, nicht
das subgenomische Fragment, was diese für eine große Vielzahl von Anwendungen
geeignet macht.
-
1. Sequenzen, welche die
Transkription initiieren
-
Wie
oben angemerkt, enthalten in den bevorzugten Ausführungsformen
die Alphavirus-Vektorkonstrukte der vorliegenden Erfindung eine
5'-Sequenz, welche
zur Initiation der Transkription eines Alphavirus befähigt ist.
Typische Beispiele solcher Sequenzen schließen die Nukleotide 1–60 des
Wildtyp-Sindbisvirus (siehe 3),
Nukleotide 10–75
für tRNA-Asparagin
(Schlesinger et al., US-Patent Nr. 5,091,309) und 5'-Sequenzen von anderen
Togaviren, welche die Transkription initiieren, ein.
-
2. Alphavirus-Nicht-Strukturproteine
-
Alphavirus-Vektorkonstrukte
der vorliegenden Erfindung sollten Sequenzen enthalten, welche Alphavirus-Nicht-Strukturproteine
(NSP) kodieren. Als ein Beispiel für den Sindbis-Virus gibt es
vier Sindbis-Nicht-Strukturproteine, NSP1, NSP2, NSP3 und NSP4,
welche Proteine kodieren, welche es dem Virus ermöglichen,
selbst zu replizieren. Nicht-Strukturproteine 1 bis 3 (NSP1–NSP3) werden
in einer Ausführungsform
der Erfindung durch die Nukleotide 60 bis 5.750 des Wildtyp-Sindbisvirus (siehe 3) kodiert. Diese Proteine
werden als ein Polyprotein hergestellt und später in die Nicht-Strukturproteine
NSP1, NSP2 und NSP3 gespalten. NSP4 wird in einer Ausführungsform
durch die Nukleotide 5.928 bis 7.579 (siehe 3) kodiert.
-
Für den Fachmann
ist es offensichtlich, daß eine
große
Vielzahl der Sequenzen, welche Alphavirus-Nicht-Strukturproteine
kodieren, zusätzlich
zu den oben diskutierten in der vorliegenden Erfindung verwendet
werden können
und daher, als in den Bereich der Bezeichnung „Alphavirus-Nicht-Strukturproteine" fallend, betrachtet
werden können.
Beispielsweise kann in einer Ausführungsform der Erfindung wegen
der Degeneration des genetischen Kodes mehr als ein Codon eine angegebene
Aminosäure
kodieren. Daher können
eine große
Vielzahl von Nukleinsäuresequenzen,
welche Alphavirus-Nicht-Strukturproteine kodieren, erzeugt werden.
In anderen Ausführungsformen
der Erfindung kann eine Vielzahl von anderen Nicht-Strukturprotein-Derivaten,
einschließlich
zum Beispiel, verschiedene Substitutionen, Insertionen oder Deletionen,
hergestellt werden, deren Reinergebnis nicht die biologische Aktivität der Alphavirus-Nicht-Strukturproteine
verändert.
Innerhalb des Zusammenhangs der vorliegenden Erfindung werden Alphavirus-Nicht-Strukturproteine
in toto als biolgisch aktiv betrachtet, falls sie die Selbstreplikation
des Vektorkonstrukts fördern.
Selbstreplikation, welche sich auf die Replikation der viralen Nukleinsäuren und
nicht auf die Produktion von infektiösem Virus bezieht, kann leicht
durch eine RNase-Schutz-Untersuchung bestimmt werden, die im Laufe
der Zeit ausgeführt
wird. Verfahren zur Herstellung solcher Derivate können von
einem Fachmann leicht mit der hierin bereit gestellten Offenbarung
durchgeführt
werden (siehe auch Molecular Cloning: A Laboratory Manual (2. Auflage),
Cold Spring Harbor Laboratory Press).
-
3. Virale
Verbindungsregionen
-
In
diesem Aspekt der Erfindung schließen die Alphavirus-Vektorkonstrukte
ebenso eine virale Verbindungsregion ein, welche inaktiviert worden
ist, so daß die
virale Transkription des subgenomischen Fragments verhindert wird.
Kurz gesagt, die Alphavirus-virale-Verbindungsregion kontrolliert
normalerweise die Transkriptioninitiation des subgenomischen Fragments.
Im Falle des Sindbis-Virus beginnt die normale virale Verbindungsregion
typischerweise bei ungefähr
Nukleotidnummer 7.579 und dehnt sich bis mindestens Nukleotidnummer
7.612 (und möglicherweise
darüberhinaus)
aus. Als ein Minimum werden die Nukleotide 7.579 bis 7.602 (5'-ATC TCT ACG GTG
GTC CTA AAT AGT – SEQ.
ID Nr. 1) für
die Transkription des subgenomischen Fragments für notwendig gehalten. Diese
Region (Nukleotide 7.579 bis 7.602) wird hier später als "minimal junction region core" bzw. "minimaler Verbindungsregionkern" bezeichnet.
-
In
den bevorzugten Ausführungsformen
der Erfindung (und wie unten ausführlicher beschrieben) wird die
virale Verbindungsregion inaktiviert, um die virale Transkription
des subgenomischen Fragments zu verhindern. Wie innerhalb des Zusammenhangs der
vorliegenden Erfindung verwendet, meint „inaktiviert", daß das Fragment,
welches dem Initiationspunkt des subgenomischen Fragments entspricht,
wie durch einen RNase-Schutz-Untersuchung gemessen, nicht nachweisbar
ist (Typische Tests werden von Melton et al., Nuc. Acids Res. 12:
7.035–7.056,
1984; Calzon et al., Methods in Enz. 152: 611–632, 1987; und Kekule et al.,
Nature 343: 457–461,
1990 beschrieben).
-
In
einer Ausführungsform
der Erfindung wird die virale Verbindungsregion durch Verkürzen der
viralen Verbindungsregion an Nukleotid 7.597 inaktiviert (d. h.,
die virale Verbindungsregion wird dann aus der Sequenz, wie in 3 gezeigt, von Nukleotid
7.579 bis Nukleotid 7.597 bestehen). Diese Verkürzung verhindert die Transkription
des subgenomischen Fragments und erlaubt zusätzlich die Synthese der vollständigen NSP1-Region
(welche durch die Nukleotide 5.928 bis 7.579 kodiert wird).
-
Wie
es für
einen Fachmann mit der hierin bereit gestellten Offenbarung offensichtlich
sein wird, können ebenso
eine große
Vielzahl von anderen Deletionen, Substitutionen oder Insertionen
gemacht werden, um die virale Verbindungsregion zu inaktivieren.
Beispielsweise kann die virale Verbindungsregion in anderen Ausführungsformen
der Erfindung weiter in der Region verkürzt werden, welche NSP4 kodiert,
wobei die virale Transkription vom subgenomischen Fragment verhindert
wird, während
die biologische Aktivität
von NSP4 aufrechterhalten wird. Alternativ können in anderen Ausführungsformen
wegen der Redundanz des genetischen Kodes Nukleotidsubstitutionen
in der Sequenz gemacht werden, welche NSP4 kodiert, deren Reineffekt
auch nicht die biologische Aktivität von NSP4 verändert, jedoch
die Transkription des subgenomischen Fragments verhindert.
-
4. Alphavirus-RNA-Polymerase-Erkennungssequenz
und Poly-A-Schwanz
-
Wie
oben anmerkt, sollten Alphavirus-Vektorkonstrukte der vorliegenden
Erfindung auch eine Alphavirus-RNA-Polymerase-Erkennungssequenz
(ebenso als „Alphavirus-Replikase-Erkennungssequenz" bezeichnet) einschließen. Kurz
gesagt, die Alphavirus-RNA-Polymerase-Erkennungssequenz stellt eine
Erkennungssequenz bereit, an welcher der Virus mit der Replikation
des Negativstranges beginnt. Eine große Vielzahl von Sequenzen kann
als eine Alphavirus-RNA-Polymerase-Erkennungssequenz verwendet werden.
Beispielsweise schließen
in einer Ausführungsform
die Sindbis-Vektorkonstrukte der vorliegenden Erfindung eine Sindbis-Polymerase-Erkennungssequenz
ein, welche durch die Nukleotide 11.647 bis 11.703 (siehe 3) kodiert wird. In anderen
Ausführungsformen
ist die Sindbis-Polymerase-Erkennung bis auf die kleinste Region verkürzt, welche
immer noch als Erkennungssequenz funktionieren kann (z. B. Nukleotide
11.684 bis 11.703 von 3).
-
In
den bevorzugten Ausführungsformen
der Erfindung kann das Vektorkonstrukt zusätzlich einen Poly-A-Schwanz
enthalten. Kurz gesagt, der Poly-A-Schwanz kann von jeder Größe sein,
welche ausreicht, um die Stabilität im Zytoplasma zu fördern, wodurch
die Effizienz der Initiation des viralen Lebenszyklus gesteigert wird.
Innerhalb verschiedener Ausführungsformen
der Erfindung umfaßt
der Poly-A-Schwanz
mindestens 10 Adenosinnukleotide und am meisten bevorzugt mindestens
25 Adenosinnukleotide.
-
D. ANDERE ALPHAVIRUS-VEKTORKONSTRUKTE
-
Zusätzlich zu
den Vektorkonstrukten, welche allgemein oben beschrieben wurden,
kann eine große Vielzahl
von anderen Alphavirus-Vektorkonstrukten, unter Verwendung der hierin
bereit gestellten Offenbarung, hergestellt werden.
-
1. Modifizierte
virale Verbindungsregionen
-
In
einem Aspekt der vorliegenden Erfindung werden Alphavirus-Vektorkonstrukte
bereit gestellt, wobei die virale Verbindungsregion modifiziert
worden ist, so daß die
virale Transkription des subgenomischen Fragments reduziert ist.
Kurz gesagt, die Infektion von Zellen mit Wildtyp-Alphavirus hat
normalerweise den Zelltod als ein Ergebnis der reichlichen viralen
Transkription des subgenomischen Fragments, welches von der viralen Verbindungsregion
initiiert wird, zur Folge. Dieser große Überschuß von RNA-Molekülen kann
die Transkriptionsmaschinerie der infizierten Zelle überschütten, was
letztendlich den Tod der Zelle zur Folge hat. In Anwendungen, wo
es erwünscht
ist, daß die
Infektion der Zielzelle eher einen therapeutischen Effekt (z. B.
Strangspaltung der Zielnukleinsäure
oder verlängerte
Expression eines heterologen Proteins) als Zelltod ergeben sollte,
können
verschiedene Modifikationen des Alphaviruskonstrukts (zusätzlich zur
Inaktivierung des Vektorkonstrukts, wie oben beschrieben) gemacht
werden, um den Spiegel der viralen Transkription des subgenomischen
Fragments zu reduzieren und hierdurch das Leben der Vektor-infizierten
Targetzelle zu verlängern.
Innerhalb des Zusammenhangs der vorliegenden Erfindung wird die
virale Transkription des subgenomischen Fragments als „reduziert" betrachtet, wenn
sie weniger subgenomisches Fragment als ein Standard-Wildtyp-Alphavirus
(z. B. Sindbis-Virus ATCC Nr. VR-1248), wie durch einen "RNase-Schutztest" bestimmt, liefert.
-
Virale
Verbindungsregionen können
durch eine Vielzahl von Verfahren modifiziert werden, um den Spiegel
der viralen Transkription des subgenomischen Fragments zu reduzieren.
Beispielsweise können
in einer Ausführungsform
der Erfindung wegen der Redundanz des genetischen Kodes Nukleotidsubstitutionen
in der viralen Verbindungsregion 7579 bis 7597 gemacht werden, deren
Reineffekt nicht die Aminosäuresequenz NSP4
(oder in anderen Ausführungsformen
die biologische Aktivität
von NSP4) verändert
und dennoch den Spiegel der viralen Transkription des subgenomischen
Fragments reduziert. Wenn das modifizierte Vektorkonstrukt Nukleotide
nach 7597 (z. B. bis 7602 oder 7612) einschließt, können ebenso auch weitere Nukleotidsubstitutionen
durchgeführt
werden, obwohl, da NSP1 bei 7597 endet, solche Substitutionen nicht
auf der genetischen Redundanz basieren müssen. Typische Beispiele der
modifizierten viralen Verbindungsregionen werden unten detaillierter
in Beispiel 3 beschrieben.
-
2. Tandem-virale-Verbindungsregionen
-
In
anderen Aspekten der Erfindung werden Alphavirus-Vektorkonstrukte
bereit gestellt, welche eine 5'-Sequenz,
welche zur Initiation der Transkription eines Alphavirus befähigt ist,
eine Nukleotidsequenz, welche Alphavirus-nicht-strukturelle-Proteine kodiert,
eine erste virale Verbindungsregion, welche inaktiviert worden ist,
so daß die
virale Transkription des subgenomischen Fragments verhindert ist,
eine zweite virale Verbindungsregion, welche modifiziert worden
ist, so daß die
virale Transkription des genomischen Fragmentes reduziert ist, und
eine Alphavirus-RNA-Polymerase-Erkennungssequenz
umfassen. Solche Vektorkonstrukte werden als „Tandem"-Vektorkonstrukte bezeichnet, weil sie
sowohl eine erste inaktivierte (oder „funktionsunfähige") virale Verbindungsregion
als auch eine zweite modifizierte (oder „synthetische") virale Verbindungsregion
umfassen. In bevorzugten Ausführungsformen
der Erfindung folgt der inaktivierten Verbindungsregion direkt die
zweite modifizierte virale Verbindungsregion.
-
In
Anwendungen, wo ein niedriger Spiegel der subgenomischen Transkription
benötigt
wird, kann ein minimaler Verbindungsregion-Kern stromabwärts im Tandem
zu der inaktivierten Verbindungsregion insertiert sein. Um stufenweise
den Spiegel der subgenomischen Transkription für den gewünschten Effekt zu steigern, können die
Sequenzen, welche zu der gesamten Verbindungsregion korrespondieren,
an die Tandem-Verbindungsregion in Inkrementen angefügt werden.
-
3. Das Adenovirus-E3-Gen
-
In
einem anderen Aspekt der Erfindung wird ein Adenovirus-E3-Gen in
ein Tandem-Vektorkonstrukt, welches
der zweiten viralen Verbindungsregion folgt, insertiert, um die
HLA-Expression in Alphavirus-infizierten Zellen herunter zu regulieren.
Kurz gesagt sind in verschiedenen Ausführungsformen der Erfindung
wiederholte Impfungen eines Gentherapeutikums in dasselbe Individuum
erwünscht.
Wiederholte Impfungen mit Alphaviren, wie das Sindbis-Virus, können jedoch
zur Entwicklung von spezifischen Antikörpern oder zellvermittelter
Immunantwort gegen virale Sindbis-Nicht-Strukturproteine (NSP) führen. Somit
kann es notwendig sein, die Wirts-Immunantwort, welche gegen Vektor-spezifische
Proteine gerichtet ist, zu mildern, um wiederholte Dosen an das
gleiche Individuum zu verabreichen.
-
Daher
werden innerhalb einer Ausführungsform
der Erfindung Produkte des Adenovirustyp 2-"early region"-Gens 3 verwendet, um die Expression
der gesamten Histokompatibilitäts-Antigene,
welche auf der Oberfläche
der infizierten Zellen exprimiert werden, herunter zu regulieren.
Kurz gesagt, das E3 19.000 Dalton (E3/19K) Protein bindet an und
bildet einen molekularen Komplex mit Klasse I-H-2/HLA-Antigenen im endoplasmatischen
Reticulum, wobei terminale Glykolisierungswege, welche für die volle
Reifung und den anschließenden
Transport der Klasse I-H-2/HLA-Antigene an die Zelloberfläche notwendig
sind, verhindert werden. In Zielzellen, welche mit einem Alphavirus-Vektor
infiziert wurden, welcher das Ad 2 E3-Protein kodiert, findet keine
Koexpression der viralen Nicht-Struktur-Proteine
in Zusammenhang mit den Klasse I-Antigenen statt. Somit ist es möglich, wiederholte
Dosierungen eines Alphavirus-Vektor, welcher das Ad 2 E3-Protein als eine
Komponente seines therapeutischen Palliativum exprimiert, an das
gleiche Individuum zu verabreichen. Ein typisches Beispiel für die Verwendung
des Adenovirus E3 Gens wird unten in Beispiel 4A detaillierter dargestellt.
-
4. Das CMV-H301-Gen
-
Andere
Methoden können
auch verwendet werden, um eine Wirts-Immunantwort gegen virale NSPs zu
mildern. Beispielsweise wird in einem anderen Aspekt der Erfindung
das humane Cytomegalivirus ("HCMV")-H301-Gen in ein
Alphavirus-Vektorkonstrukt,
vorzugsweise direkt der zweiten viralen Verbindungsregion in einen
Tandem-Vektor folgend, kloniert, um die Wirts-CTL-Antwort, welche
gegen virale spezifische Proteine gerichtet ist, welche in Vektor-infizierten
Zellen exprimiert werden, zu inhibieren.
-
Kurz
gesagt, das β2-Microglobulin
(β2m)-Protein
bindet an die α1-, α2- und α3-Domänen der
a-Kette der Klasse 1-Haupthistokompatibilitätsmoleküle von höheren Eukaryoten. Das Verhindern
der Interaktion zwischen β2m
und MHC Klasse I-Produkten
macht die infizierten Zellen für
zytotoxische T-Zellen nicht erkennbar. Daher, wie unten in Beispiel
4B ausführlicher
beschrieben, kann die Expression des HCMV-H301-Genprodukts als eine
Komponente eines therapeutischen Palliativum verwendet werden, um
die Wirts-Immunantwort gegen virale NSP zu mildern.
-
5. Retrovirale
Verpackungssequenz
-
Innerhalb
eines anderen Aspektes der Erfindung wird eine retrovirale Verpackungssequenz
in einen Tandem-Vektor insertiert und zwischen der ersten (inaktivierten)
viralen Verbindungsregion und der zweiten, modifizierten viralen
Verbindungsregion positioniert. Kurz gesagt signalisieren retrovirale
Verpackungssequenzen die Verpackung eines RNA-Genoms in einen retroviralen
Partikel. Wie unten ausführlicher
beschrieben, kann die retrovirale Verpackungssequenz verwendet werden,
um einen Alphavirus-Vektor in einen retroviralen Partikel unter
Verwendung einer retroviralen Verpackungszellinie zu verpacken.
Dies wird ausgeführt,
um die Effizienz des Alphavirus-Vektortransfers in eine Alphavirus-Verpackungszellinie
zu steigern.
-
6. Expression
verschiedener heterologer Gene
-
Die
genomische Länge
und subgenomische Länge
der mRNAs, welche in Wildtyp-Alphavirus-infizierten
Zellen transkribiert werden, sind polycistronisch, kodierend für die vier
viralen Nicht-Struktur-Proteine (NSPs) und vier Struktur-Proteine
(SPs). Die genomischen und subgenomischen mRNAs werden als Polyproteine
translatiert, und die Prozessierung in die individuellen Nicht-Struktur
und Struktur-Proteine wird durch posttranslationale proteolytische
Spaltung, katalysiert durch Virus-kodierte NSP- und SP-spezifische
Proteasen, erreicht.
-
In
bestimmten Anwendungen des hierin beschriebenen Alphavirusvektors
ist die Expression von mehr als einem heterologen Gen erwünscht. Um
beispielsweise metabolische Krankheiten, wie das Gaucher's Syndrom, zu behandeln,
können
mehrfache Verabreichungen von Alphavirus-Vektoren oder -Partikeln
benötigt werden,
weil die Lebensdauer des therapeutischen Palliativum begrenzt sein
kann. Deshalb kann es bei bestimmten Ausführungsformen der Erfindung
erwünscht
sein, in einer Zielzelle das Ad2 E3-Gen (siehe Beispiel 4) neben
einem therapeutischen Palliativum, wie das Glukocerbrocidase-Gen
(siehe Beispiel 11), kozuexprimieren. Im Wildtyp-Virus wird jedoch
die polycystronische Botschaft des Strukturproteins („SP") in ein einzelnes
Polyprotein translatiert, welches anschließend in individuelle Proteine
durch Spaltung mit SP-kodierten Proteasen prozessiert wird. Somit
benötigt
die Expression von verschiedenen heterologen Genen aus einer polycistronischen
Botschaft einen vom Wildtyp-Virus unterschiedlichen Mechanismus,
da das SP-Proteasegen oder
die Peptide, welche bei der Spaltung erkannt werden, nicht in der
Ersetzungsregion des Alphavirus-Vektors vorliegen.
-
Deshalb
können
in einer Ausführungsform
der Erfindung Alphavirus-Vektoren durch Anordnen von geeigneten
Signalen zwischen den Cistronen entweder des Ribosomen-Hindurchlesens
oder des internen Ribosomen-Eintritts konstruiert werden. Ein solches
typisches Verfahren zur Expression verschiedener heterologer Gene
ist unten in Beispiel 5 dargestellt.
-
In
noch einer anderen Ausführungsform
der Erfindung wird das Anordnen von Signalen, welche entweder das
Ribosomen-Hindurchlesen oder den internen Ribosomeneintritt direkt
stromabwärts
zu der funktionsunfähigen
Vektorverbindungsregion bzw. Vektorverbindungsregion mit verminderter
Funktion pKSSINBVdIJR fördern,
beschrieben (siehe Beispiel 3). In dieser Vektorkonfiguration kann
die Synthese von subgenomischer Botschaft nicht stattfinden; die
heterologen Proteine werden jedoch von genomisch langer mRNA entweder
durch ribosomales Durchlesen (Scannen) oder internen Ribosomeneintritt
exprimiert. Relativ zum Wildtyp würde der niedrige Spiegel der
viralen Transkription mit diesem Alphavirus-Vektor das Leben der infizierten Targetzelle
verlängern.
-
In
einer noch anderen Ausführungsform
der Erfindung wird das Anordnen von Signalen, welche entweder das
Ribosomen-Hindurchlesen oder den internen Ribosomen-Eintritt fördern, direkt
stromabwärts
zu den pKSSDINBVdIJRsjr- oder pKSSINBV-Vektoren beschrieben. Kurz
gesagt, weil die Synthese der subgenomischen mRNA in Zellen stattfindet,
welche mit pKSSINBVdIJRsjr und pKSSINBV-Vektoren infiziert sind, erlaubt
das Anordnen von entweder einer Ribosomen-Hindurchlesen-Sequenz
oder einer internen Ribosomen-Eintritts- Sequenz zwischen die zwei heterologen
Genen die Translation von beiden Proteinen, welche durch die subgenomische
mRNA-polycistronische Botschaft kodiert werden. Weiter können zusätzliche
heterologe Gene in der subgenomischen mRNA-Region angeordnet werden,
vorausgesetzt, daß ein
geeignetes Translations-Initationssignal
am 5'-Ende des translationalen
AUG-Startcodons liegt. Die Zahl der heterologen Gen(e), welche,
wie hier beschrieben, in die subgenomische mRNA-Region insertiert werden können, wird
nur durch die Verpackungsbeschränkung
des Vektors begrenzt.
-
Verschiedene
Sequenzen, welche entweder das Ribosomen-Hindurchlesen, Capunabhängige Translation
oder internen Ribosomeneintritt erlauben, können in Sindbis-Vektoren pKSSINBVdIJR,
pKSSINBV oder pKSSINBVdIJRsjrc in die, wie oben diskutierten, Konfigurationen
angeordnet werden. Die Quelle für
diese translationalen Kontrollsequenzen sind die Picornaviren, Polio
und EMCV, die 5'-nicht-kodierende
Region des humanen Immunglobulin-schwere-Ketten-bindenden Proteins
und eine synthetische Sequenz von mindestens 15 Basenpaaren, welche
zum Teil mit der Kozak-Konsensussequenz für effiziente Translationsinitiation
korrespondiert. Obwohl hier nicht im Detail beschrieben, können diese
Signale, welche die Translationsinitiation beeinflussen, ebenso
stromabwärts
zu der Verbindungsregion und zwischen heterologenen Gene in allen
modifizierten Verbindungsregion-Vektoren, wie in Beispiel 3 beschrieben,
angeordnet werden.
-
7. Alphavirus-cDNA-Vektorkonstrukte
-
Wie
oben angemerkt, stellt die vorliegende Erfindung auch Alphavirus-cDNA-Vektorkonstrukte
bereit. Beispielsweise werden in einem Aspekt der Erfindung Alphavirus-cDNA-Vektorkonstrukte
bereit gestellt, welche einen 5'-Promotor,
welcher zur Initiation der Synthese von viraler RNA von cDNA befähigt ist,
gefolgt durch eine 5'-Sequenz,
welche zur Initiation der Transkription eines Alphavirus befähigt ist,
eine Nukleotidsequenz, welche Alphavirus-Nicht-Struktur-Proteine
kodiert, eine virale Verbindungsregion, welche entweder aktiv ist oder
welche inaktiviert worden ist, so daß die virale Transkription
des subgenomischen Fragments verhindert ist, eine Alphavirus-RNA-Polymerase-Erkennungssequenz
und eine 3'-Sequenz,
welche die Transkriptionsterminierung kontrolliert, umfassen. In
verschiedenen Ausführungsformen
kann die virale Verbindungsregion modifiziert werden, so daß die virale
Transkription des subgenomischen Fragments eher nur reduziert als
inaktiviert ist. In anderen Ausführungsformen
kann eine zweite virale Verbindungsregion, welche der ersten inaktivierten
viralen Verbindungsregion folgt, insertiert werden, wobei die zweite
virale Verbindungsregion modifiziert ist, so daß die virale Transkription
des subgenomischen Fragments reduziert ist.
-
Verschiedene
Aspekte der Alphavirus-cDNA-Konstrukte sind oben diskutiert worden,
einschließlich der
5'-Sequenz, welche
zur Initiation der Transkription eines Alphavirus befähigt ist,
die Nukleotidsequenz, welche Alphavirus-Nicht-Strukturproteine kodiert, die virale
Verbindungsregion, welche inaktiviert worden ist, so daß die virale
Transkription des subgenomischen Fragments verhindert ist, und die
Alphavirus-RNA-Polymerase-Erkennungssequenz. Zusätzlich sind oben auch modifizierte
Verbindungsregionen und Tandem-Verbindungsregionen diskutiert worden.
Alphavirus-cDNA-Vektorkonstrukte unterscheiden sich jedoch durch
das Hinzufügen
eines 5'-Promotors,
welcher zur Initiation der viralen RNA-Synthese von cDNA befähigt ist.
Typische Beispiele von geeigneten Promotoren schließen den
lac-Promotor, Metallthion-Promotor,
CMV-Promotor und Hitzeschock-Promotor ein.
-
Wie
oben anmerkt, schließt
das Alphavirus-cDNA-Vektorkonstrukt ebenso eine 3'-Sequenz ein, welche die Transkriptionstermination
kontrolliert. Ein typisches Beispiel einer solchen Sequenz ist unten
in Beispiel 2 detaillierter dargestellt.
-
8. Gewebespezifische Expression
-
Innerhalb
eines anderen Aspekts der vorliegenden Erfindung werden Alphavirus-Vektorkonstrukte
bereit gestellt, welche zur Expression einer gewünschten heterologen Sequenz
nur in einem ausgewählten
Gewebe befähigt
sind. Ein solches typisches Beispiel wird in 11 gezeigt. Kurz gesagt, wie in 11A gezeigt, wird ein rekombinanter
Alphavirus-Vektor derart konstruiert, daß nach Einführung des Vektors (11A) in die Targetzelle
interne invertierte Wiederholungssequenzen, welche die transkriptionalen
Kontrollregionen (z. B. modifizierte Verbindungsregion) begrenzen,
sich entwinden (siehe 11B),
wodurch die virale Transkription der subgenomischen Sequenzen („G. O.
I.") von der synthetischen
Verbindungsregion verhindert wird.
-
Andererseits
kann die Aktivierung des Vektors erreicht werden, wenn die invertierten
Wiederholungen entworfen sind, auch an eine spezifische RNA-Sequenz
zu hybridisieren, welche charakteristisch für ein ausgewähltes Gewebe
oder Zelltyp ist. So eine zelluläre
RNA unterbricht die funktionsunfähige
Stammschleifenstruktur bzw. Stammschleifenstruktur mit verminderter
Funktion, wodurch die Bildung einer mehr stabileren sekundären Stammschleifenstruktur
(11C und 11D) erlaubt wird. Diese
sekundäre
Stammschleifenstruktur erlaubt die Transkription der subgenomischen
Botschaft durch Anordnen der Verbindungsregion hinter ihre korrekte
Positionskonfiguration.
-
Alphavirus-Vektoren
mit voller Länge
können
auch unter Verwendung der sekundären
Stammschleifenstruktur, unter Vorteilsnahme der Fähigkeit
der viralen Polymerase Matrizen zu wechseln, während der Synthese des Negativstranges,
unter Verwendung von einem Stranghoppingmechanismus, welcher als
Kopienwahl bzw. "copy
choice" (King, RNA
genetics II, CRC Press, Inc., Boca Raton Fla., Domingo et al. (Editors), Seiten
150–185,
1988) bezeichnet wird, transkribiert werden. Wenn eine einzelne
erfolgreiche Runde der Transkription stattgefunden hat, enthält das resultierende
RNA-Transkript keine invertierten Wiederholungen, weil sie als ein
Ergebnis des Polymerase-"copy
choice"-Ereignisses
deletiert sind. Dieses neu synthetisierte RNA-Molekül fungiert
jetzt als primäres
RNA-Vektortranskript, welches wie jeder andere, vorher beschriebene, funktionsunfähige genomische
Alphavirus-Vektor bzw. genomischer Alphavirus-Vektor mit verminderter
Funktion transkribiert und exprimiert wird. In dieser RNA-Vektorkonfiguration
kann gewebe- oder
zellspezifische Aktivierung des funktionsunfähigen Sindbis-Vektors bzw.
Sindbis-Vektors mit verminderter Funktion erreicht werden, wenn
spezifische RNA-Sequenzen,
welche nur in der Targetzelle oder den Gewebetypen vorliegen, für den Entwurf
der invertierten Wiederholungen verwendet werden. Auf diese Weise können Alphaviren,
wie Sindbis, unter Verwendung ähnlicher
invertierter, wie oben beschriebene, Sequenzen konstruiert werden,
gewebespezifische Expressionsvektoren zu sein.
-
Die
Verwendung dieses Vektorsystems, um gewebespezifische Expression
zu erreichen, ermöglicht es,
einen therapeutischen Alphavirus-Vektor oder -Partikel systemisch
in einem Patienten zu verteilen. Wenn der Vektor eine Zelle infizieren
sollte, welche nicht die geeigneten RNA-Spezies exprimiert, ist
der Vektor nur zur Expression von Nicht-Strukturproteinen und nicht
der Gene von Interesse befähigt.
Eventuell wird der Vektor ungefährlich
degradiert werden.
-
Die
Verwendung der oben beschriebenen Vektoren ermöglicht tatsächlich die gewebespezifische
Expression für
eine Vielzahl von möglichen
therapeutischen Anwendungen, einschließlich zum Beispiel Zielorientierung
der Vektoren zur Behandlung von verschiedenen Typen von Krebs. Dieses
Grundprinzip beruht auf der spezifischen Expression von tumorspezifischen
Markern, wie das karcinoembryogene Tumor-spezifische Antigen (CEA)
und der Alpha-Fetoprotein-Tumormarker.
Kurz gesagt, die Verwendung solcher Tumor-spezifischer RNA, um spezifische
Tumoren zu treffen, erlaubt die, unten diskutierte, Tumor-spezifische
Expression von toxischen Molekülen,
Lymphokinen oder Arzneimittelvorstufen. Solche Verfahren können für eine breite Vielzahl
von Tumoren, einschließlich
zum Beispiel Darm-, Lungen-, Brust-, Eierstock-, Blasen- und Prostatakrebs,
verwendet werden, weil all diese Tumoren CEA exprimieren. Eine typische
Beschreibung dieser Vektoren, welche zur Verwendung in diesem Aspekt
der vorliegenden Erfindung geeignet sind, wird unten in Beispiel 15
ausführlicher
dargestellt.
-
Kurz
gesagt, war CEA einer der ersten Tumor-spezifischen Marker, der
zusammen mit dem Alpha-Fetoproteinmarker beschrieben wurde. CEA
ist ein normales Glykoprotein im Embryogewebe der Eingeweide, Pankreas
und Leber während
der ersten zwei Trimester der fötalen
Entwicklung (Pathologic Basis od Disease, 3. Auflage 1984, Robbins
et al., Autor). Bis vor kurzem wurde angenommen, daß CEA spezifisch
für Adenokarzinome
des Darms ist. Mit der darauffolgenden Entwicklung von sensitiveren
Radioimmuno-Untersuchungen wurde jedoch deutlich, daß CEA im Plasma
von vielen endodermal abgeleiteten Krebsen, insbesonders pankreatische,
gastritische und bronchogene, vorliegt.
-
In
den verwandten Aspekten der vorliegenden Erfindung können Alphaviruszellspezifische
Expressionsvektoren konstruiert werden, um virale Antigene, Ribozyme,
Antisense-Sequenzen oder immunstimulierende Faktoren wie gamma-Interferon (γ-IFN) oder
IL-2 zur zielorientierten Behandlung von Virus-infizierten Zelltypen
zu exprimieren. Insbesondere, um Alphavirus-Vektoren auf fremde
Organismen oder pathogen-infizierte Zellen zu richten, können invertierte
Wiederholungen des Alphavirus-Vektors ausgewählt werden, um an jede Pathogenspezifische
RNA, zum Beispiel Zielzellen, welche mit Pathogenen wie HIV, CMV,
HBV, HPV und HSV infiziert sind, zu hybridisieren.
-
In
einem noch anderen Aspekt der Erfindung können spezifische Organgewebe
für die
Behandlung von gewebespezifischen metabolischen Krankheiten unter
Verwendung von Genersatztherapien getroffen werden. Beispielsweise
ist die Leber ein wichtiges Zielgewebe, weil sie für viele
metabolische Körperfunktionen
verantwortlich ist und mit vielen metabolischen genetischen Krankheiten
assoziiert ist. Solche Krankheiten umfassen viele Glykogen-Speicherkrankheiten,
Phenylketonurie, Gaucher's
Krankheit und familiäre
Hypercholesterinämie.
Gegenwärtig
gibt es viele leberspezifische Enzyme und Marker, welche sequenziert
worden sind, welche verwendet werden können, um angemessene invertierte
Wiederholungen der alphaviralen Vektoren zu konstruieren. Solche
leberspezifischen cDNAs schließen
Sequenzen ein, welche kodieren: S-Adenosylmethioninsynthetase (Horikawa
et al., Biochem. Int. 25: 81, 1991), Lecithin: Cholesterinacyltransferase (Rogne
et al., Biochem. Biophys. Res. Commun. 148: 161, 1987); ebenso wie
andere leberspezifische cDNAs (Chin et al., Ann. N. Y. Acad. Sci.
478: 120, 1986). Solche leberspezifischen Alphavirus-Vektoren können verwendet
werden, um Low Density- bzw. Niedrigdichte-Lipoproteinrezeptoren
(Yamamoto et al., Cell 39: 27, 1984) auf Leberzellen zur Behandlung
von familiärer
Hypercholesterolemie (Wilson et al., Mol. Biol. Med. 7: 223, 1990)
zu übertragen.
-
E. HETEROLOGE SEQUENZEN
-
Wie
oben anmerkt, können
eine große
Vielzahl von Nukleotidsequenzen durch die Alphavirus-Vektorkonstrukte
der vorliegenden Erfindung getragen werden. Vorzugsweise sollten
die Nukleotidsequenzen eine Größe aufweisen,
welche ausreicht, um die Produktion von lebensfähigem Virus zu erlauben. Innerhalb
des Zusammenhanges der vorliegenden Erfindung wird die Herstellung
jedes meßbaren
Titers von infektiösem
Virus auf empfänglichen
Monolayern als „Herstellung
von lebensfähigem
Virus" betrachtet.
Dies kann als ein Minimum ein Alphavirus-Vektorkonstrukt sein, welches keine
zusätzliche
heterologe Sequenz enthält.
In anderen Ausführungsformen
kann das Vektorkonstrukt jedoch zusätzlich heterologe oder fremde
Sequenzen enthalten. In den bevorzugten Ausführungsformen umfaßt die heterologe
Sequenz eine heterologe Sequenz von mindestens etwa 100 Basen, 2
kb, 3,5 kb, 5 kb, 7 kb oder sogar eine heterologe Sequenz von mindestens über 8 kb.
-
Wie
es für
einen Fachmann mit der hierin bereit gestellten Offenbarung offensichtlich
sein wird, ist die Effizienz der Verpackung und daher der Virustiter
bis zu einem gewissen Ausmaß von
der Größe der Sequenz, die
verpackt wird, abhängig.
Daher können,
um die Effizienz der Verpackung und die Herstellung von lebensfähigem Virus
zu vergrößern, zusätzliche
nicht-kodierende Sequenzen zu dem Vektorkonstrukt hinzugefügt werden.
Darüber
hinaus kann es in bestimmten Ausführungsformen der Erfindung
erwünscht
sein, den Virustiter zu steigern oder zu verringern. Diese Steigerung
oder Verringerung kann durch Vergrößern oder Verringern der Größe der heterologen
Sequenz, und daher der Effizienz der Verpackung, erreicht werden.
-
Eine
große
Vielzahl von heterologen Sequenzen kann in das Vektorkonstrukt,
einschließlich
zum Beispiel Sequenzen, welche Palliativa, wie Lymphokine, Toxine,
Arzneimittelvorstufen, Antigene, welche eine Immunantwort stimulieren,
Ribozyme und Proteine, welche eine Immunantwort fördern oder
hemmen, kodieren, ebenso wie Antisense-Sequenzen (oder Sense-Sequenzen
für „Antisense"-Anwendungen"), eingefügt werden.
Wie oben angemerkt, können
in den verschiedenen Ausführungsformen
der Erfindung die hierin bereit gestellten Alphavirus-Vektorkonstrukte
zwei oder mehrere heterologe Sequenzen enthalten (und in bestimmten
Ausführungsformen
exprimieren).
-
1. Lymphokine
-
In
einer Ausführungsform
der Erfindung kodiert die heterologe Sequenz ein Lymphokin. Kurz
gesagt, wirken Lymphokine, um Immuneffektorzellen zu vermehren,
zu aktivieren oder zu differenzieren. Typische Beispiele von Lymphokinen
schließen
gamma-Interferon, Tumornekrose Faktor, IL-1, IL-2, IL-3, IL-4, IL-5, IL-6, IL-7,
IL-8, IL-9, IL-10, IL-11, IL-12, IL-13, IL-14, IL-15, GM-CSF, CSF-1
und G-CSF ein.
-
In
verwandten Ausführungsformen
der Erfindung kodiert die heterologe Sequenz einen immunmodulierenden
Cofaktor. Kurz gesagt, wie innerhalb des Zusammenhanges der vorliegenden
Erfindung verwendet, bezieht sich „immunmodulierender Cofaktor" auf Faktoren, welche,
wenn sie durch eine oder mehrere der Zellen hergestellt werden,
welche an einer Immunantwort teilnehmen, oder wenn sie exogen zu
den Zellen hinzugefügt
werden, eine Immunantwort verursachen, welche unterschiedlich in
Qualität
oder Stärke
von der, welche in Abwesenheit des Cofaktors stattfinden würde, ist.
Die Qualität
oder Stärke
der Antwort kann durch eine Vielzahl von Tests gemessen werden,
welche jemandem mit Stand der Technik bekannt sind, einschließlich zum
Beispiel in vitro-Tests, welche die zelluläre Proliferation messen (z.
B. 3H-Thymidin-Aufnahme) und in vitro-zytotoxische Tests
(welche z. B. 51Cr-Freisetzung messen) (siehe
Warner et al., AIDS Res. And Human Retroviruses 7: 645–655, 1991).
-
Typische
Beispiele der immunmodulierenden Cofaktoren schließen ein:
alpha-Interferon
(Finter et al., Drugs 42(5): 749–765, 1991; U.S. Patent Nr.
4,892,743; U.S. Patent Nr. 4,966,843; WO 85/02862; Nagata et al.,
Nature 284: 316–320,
1980; Familetti et al., Methods in Enz. 78: 387–394, 1981; Twu et al., Proc.
Natl. Acad. Sci. USA 86: 2046–2050,
1989; Faktor et al., Onkogene 5: 867–872, 1990), beta-Interferon (Seif
et al., J. Virol. 65: 664–671,
1991), gamma-Interferone (Radford et al., American Society of Hepatology:
2008–2015, 1991;
Watanabe et al., PNAS 86: 9456–9460,
1989; Gansbacher et al., Cancer Research 50: 7820–7825, 1990;
Maio et al., Can. Immunol. Immunother. 30: 34–42, 1989; U.S. Patent Nummern
4,762,791 und 4,727,138), G-CSF (U.S. Patent Nummern 4,999,291 und
4,810,643), GM-CSF (WO 85/04188), TNFs (Jayaraman et al., J. Immunology
144: 942–951,
1990), Interleukin-2
(IL-2) (Karupiah et al., J. Immunology 144: 290–298, 1990; Weber et al., J.
Exp. Med. 166: 1716–1733,
1987; Gansbacher et al., J. Exp. Med. 172: 1217–1224, 1990; U.S. Patent Nr.
4,738,927), IL-4 (Tepper et al., Cell 57: 503–512, 1989; Golumbek et al.,
Science 254: 713–716,
1991; U.S. Patent Nr. 5,017,691), IL-6 (Brakenhof et al., J. Immunol.
139: 4116–4121, 1987;
WO 90/06370), IL-12, IL-15, ICAM-1 (Altman et al., Nature 338: 512–514, 1989),
ICAM-2, LFA-1, LFA-3, MHC Klasse 1 Moleküle, MHC Klasse 2 Moleküle, β-2Microglobulin, Chaperone, CD3, B7/BB1, MHC-verknüpfte Transporterproteine
oder deren Analoge.
-
Die
Wahl, welchen immunmodulierenden Cofaktor innerhalb des Alphavirus-Vektorkonstruktes
zu enthalten, kann auf bekannten therapeutischen Effekten dieses
Cofaktors basieren oder experimentell bestimmt werden. Beispielsweise
ist in chronischen Hepatitis-B-Infektionen alpha-Interferon gefunden
worden, welches sehr effektiv in der Kompensation eines immunologischen
Defizits eines Patienten sein soll und hierdurch die Genesung von
der Krankheit fördern
soll. Alternativ kann ein geeigneter immunmodulierender Cofaktor
experimentell bestimmt werden. Kurz gesagt, werden zuerst Blutproben
aus Patienten mit einer Hepatitiskrankheit entnommen. Periphere
Blutlymphocyten (PBLs) werden in vitro mit autologen oder zu HLA-passenden
Zellen (z. B. EBV-transformierte Zellen) restimuliert und mit einem
Alphavirus-Vektorkonstrukt transduziert, welches zur Expression
eines immunogenen Teils eines Hepatitis-Antigens und des immunmodulierenden
Cofaktors führt.
Stimulierte PBLs werden als Effektoren in einem CTL-Assay mit HLA-passenden,
transduzierten Zellen als Ziele verwendet. Eine Steigerung der CTL-Antwort,
welche in demselben Assay, ausgeführt unter Verwendung eines
HLA-passenden Stimulators
und Zielzellen, welche mit einem Vektor transduziert sind, welcher
das Antigen allein kodiert, gesehen wird, weist auf einen nützlichen
immunmodulierenden Cofaktor hin. In einer Ausführungsform der Erfindung ist
der immunmodulierende Cofaktor gamma-Interferon besonders bevorzugt.
-
Ein
anderes Beispiel für
einen immunmodulierenden Cofaktor ist der B7/BB1 costimulierende
Faktor. Kurz gesagt, benötigt
die Aktivierung der vollen funktionellen Aktivität der T-Zellen zwei Signale.
Ein Signal wird durch die Interaktion des Antigen-spezifischen T-Zell-Rezeptors
mit Peptiden, welche an Haupthistokompatibilitätskomplex-(MHC)-Moleküle gebunden
sind, bereit gestellt, und das zweite Signal wird, bezogen auf die Costimulation,
auf die T-Zellen durch Antigen-präsentierende
Zellen übertragen.
Kurz gesagt, das zweite Signal wird für die Interleukin-2 (IL-2)-Herstellung
durch T-Zellen benötigt
und scheint in die Wechselwirkung von B7/BB1-Molekülen auf
Antigen-präsentierende
Zellen mit CD28- und CTLA-4-Rezeptoren auf T-Lymphozyten involviert
zu sein (Linsley et al., J. Exp. Med., 173: 721–730, 1991a und J. Exp. Med.,
174: 561–570,
1991). In einer Ausführungsform
der Erfindung kann B7/BB1 in die Tumorzellen eingeführt werden,
um eine Costimulation von CD8+-T-Zellen
zu verursachen, so daß die
CD8+-T-Zellen genug IL-2 herstellen, um
zu expandieren und voll aktiviert zu werden. Diese CD8+-T-Zellen können Tumorzellen
töten,
welche kein B7 exprimieren, da die Costimulation nicht länger für die weitere
CTL-Funktion benötigt
wird. Vektoren, welche sowohl den costimulierenden B7/BB1-Faktor
als auch zum Beispiel ein immunogenes HBV-Kernprotein exprimieren,
können unter
Verwendung von Verfahren, welche hierin beschrieben sind, hergestellt
werden. Zellen, welche mit diesen Vektoren transduziert sind, werden
noch effektivere Antigen-präsentierende
Zellen sein. Die HBV-kernspezifische CTL-Antwort wird durch die
voll aktivierten CD8+-T-Zellen über den
costimulierenden Liganden B7/BB1 verstärkt werden.
-
2. Toxine
-
In
einer anderen Ausführungsform
der Erfindung kodiert die heterologe Sequenz ein Toxin. Kurz gesagt,
wirken Toxine, um direkt das Zellwachstum zu hemmen. Typische Beispiele
von Toxinen schließen
ein: Ricin (Lamb et al., Eur. J. Biochem. 148: 265–270, 1985);
Abrin (Wood et al., Eur. J. Biochem. 198: 723–732, 1991; Evenson et al.,
J. of Biol. Chem. 266: 6848–6852,
1991; Collins et al., J. of Biol. Chem. 265: 8665–8669, 1990;
Chen et al., Fed. of Eur. Biochem. Soc. 309: 115–118, 1992); Diphteritoxin
(Tweten et al., J. Biol. Chem. 260: 10392–10394, 1985), Choleratoxin
(Mekalanos et al., Nature 306: 551–557, 1983; Sanchez und Holmgren,
PNAS 86: 481–485,
1989), Gelonin (Stirpe et al., J. Biol. Chem. 255: 6947–6953, 1980),
Pokeweed (Irwin, Pharmac. Ther. 21: 371–387, 1983), antivirales Protein
(Barbieri et al., Biochem. J. 203: 55–59, 1982; Irvin et al., Arch.
Biochem. & Biophys.
200: 418–425,
1980; Irvin, Arch. Biochem. & Biophys.
169: 522–528,
1975), Tritin, Shigella Toxin (Calderwood et al. PNAS 84: 4364–4368, 1987;
Jackson et al., Microb. Path. 2: 147–153, 1987), Pseudomonas Exotoxin
A (Carroll und Collier, J. Biol. Chem. 262: 8707–8711, 1987), Herpes-Simplex-Virus-Thymidinkinase
(HSVTK) (Field et al., J. Gen. Virol. 49: 115–124, 1980) und E. coli. Guaninphosphoribosyl-Transferase.
-
3. Arzneimittelvorstufen
bzw. Prodrugs
-
In
anderen Ausführungsformen
der Erfindung kodiert die heterologe Sequenz eine „Prodrug". Kurz gesagt, wie
innerhalb des Zusammenhangs der vorliegenden Erfindung verwendet,
bezieht sich „Arzneimittelvorstufe" auf ein Genprodukt,
welches eine Verbindung mit geringer oder keiner Zytotoxizität in ein
toxisches Produkt aktiviert. Typische Beispiele solcher Genprodukte
schließen
HSVTK und VZVTK ein, welche selektiv bestimmte Purin-Arabinoside
und substituierte Pyrimidinverbindungen monophosphorylieren, wobei
diese in zytotoxische oder zytostatische Metaboliten überführt werden.
Noch spezifischer phosphoryliert die Exposition der Arzneimittel
Ganciclovir, Acyclovir oder jeder ihrer Analoge (z. B. FIAU, FIAC,
DHPG) gegenüber
HSVTK das Arzneimittel in seine korrespondierende aktive Nukleotidtriphosphat-Form.
-
Typische
Beispiele von anderen Arzneimittelvorstufen, welche innerhalb des
Zusammenhangs der vorliegenden Erfindung verwendet werden können, schließen ein:
E. coli-Guaninphosphoribosyl-Transferase, welche Thioxanthin in
das toxische Thioxanthin-Monophosphat umwandelt (Besnard et al.,
Mol. Cell. Biol. 7: 4139–4141,
1987); alkalische Phosphatase, welche inaktive phosphorylierte Verbindungen,
wie Mitomycin-Phosphat und Doxorubicin-Phosphat, in toxische dephosphorylierte Verbindungen
umwandelt, fungale (z. B. Fusarium oxysporum) oder bakterielle Cytosin-Desaminase,
welche 5-Fluorcytosin in die toxische Verbindung 5-Fluoruracil umwandelt
(Mullen, PNAS 89: 33, 1992); Carboxypeptidase G2, welche Glutaminsäure von para-N-bis-(2-Chloroethyl)-Aminobenzoylglutaminsäure abspaltet,
wodurch ein toxischer Benzoesäuresenf (engl. "benzoic acid mustard" erzeugt wird; und
Penicillin-V-Amidase, welche Phenoxyacetabid-Derivate von Doxorubicin
und Melphalan in toxische Verbindungen umwandelt (siehe allgemein,
Vrudhula et al., J. of Med. Chem. 36(7): 919–923, 1993; Kern et al., Canc.
Immun. Immunther. 31(4): 202–206,
1990).
-
4. Antisense-Sequenzen
-
In
einer anderen Ausführungsform
der Erfindung ist die heterologe Sequenz eine antisense-Sequenz. Kurz
gefaßt
sind die antisense-Sequenzen so gestaltet, daß sie an RNA-Transkripte binden
und dabei die zelluläre
Synthese eines bestimmten Proteins verhindern oder die Verwendung
dieser RNA-Sequenz durch die Zelle verhindern. Repräsentative
Beispiele solcher Sequenzen enthalten die antisense-Thymidinkinase, die antisense-Dihydrofolatreduktase
(Maher und Dolnick, Arch. Biochem. & Biophys. 253: 214–220, 1987,
Bzik et al., PNAS 84: 8360–8364,
1987), antisense HER2 (Coussens et al., Science 230: 1132–1139, 1985),
antisense ABL (Fainstein et al., Oncogene 4: 477–1481, 1989), antisense myc
(Stanton et al., Nature 310: 423–425, 1984) und antisense ras,
wie auch antisense-Sequenzen, welche jedes der Enzyme im Nukleotid-Biosyntheseweg
blockieren. Zusätzlich
können
in anderen Ausführungsformen
der Erfindung antisense-Sequenzen für γ-Interferon und β-2-Mikroglobulin zum Verringern
einer Immunantwort verwendet werden.
-
Zusätzlich kann
in einer weiteren Ausführungsform
der Erfindung antisense-RNA als Antitumormittel zum Induzieren einer
möglichen
auf Klasse I beschränkten
Antwort verwendet werden. Kurz gefaßt wird angenommen, daß hohe Grade
an spezifischen antisense-Sequenzen zusätzlich zum Binden von RNA und
dadurch Verhindern der Translation einer spezifischen mRNA eine
erhöhte
Expression von Interferonen (einschließlich γ-Interferon) aufgrund der Bildung
großer
Mengen doppelsträngiger RNA
induzieren. Die erhöhte Expression
von γ-Interferon
hingegen fördert
die Expression von MHC Klasse I-Antigenen. Bevorzugte antisense-Sequenzen
zur Verwendung in diesem Sinne enthalten Actin-RNA, Myosin-RNA und
Histon-RNA. Antisense-RNA, welche einen Mismatch mit Actin-RNA bildet,
wird besonders bevorzugt.
-
5. Ribozyme
-
In
anderen Aspekten der vorliegenden Erfindung werden Alphavirus-Vektoren
bereitgestellt, welche bei der Infektion einer Wirtszelle Ribozyme
bilden. Kurz gefaßt
werden Ribozyme zum Spalten spezifischer RNAs verwendet und sie
werden so entworfen, daß sie
nur eine spezifische RNA betreffen. Im allgemeinen ist die Substratbindungssequenz
eines Ribozyms zwischen 10 und 20 Nukleotiden lang. Die Länge dieser
Sequenz ist für
das Ermöglichen
einer Hybridisierung mit der Ziel-RNA und einer Dissoziation des Ribozyms
von der gespaltenen RNA ausreichend. Repräsentative Beispiele für das Erzeugen
von Ribozymen schließen
die im US Patent Nr. 5,116,742, 5,225,337 und 5,246,921 beschriebenen
ein. Besonders bevorzugte Ribozyme zur Verwendung in der vorliegenden
Erfindung schließen
die nachstehend detailliert in den Beispielen offenbarten (beispielsweise
Beispiel 18) ein.
-
6. Proteine
und andere zelluläre
Bestandteile
-
In
anderen Aspekten der vorliegenden Erfindung kann eine große Vielzahl
von Proteinen oder anderen zellulären Bestandteilen von dem Alphavirus-Vektorkonstrukt getragen
werden. Repräsentative
Beispiele für solche
Proteine schließen
native oder veränderte
zelluläre
Bestandteile, wie auch fremde Proteine oder zelluläre Bestandteile,
die beispielsweise in Viren, Bakterien, Parasiten oder einem Pilz
gefunden werden, ein.
-
(a) Veränderte zelluläre Komponenten
-
In
einer Ausführungsform
werden Alphavirus-Vektorkonstrukte bereitgestellt, welche die Expression einer
immunogenen nicht-karzinogenen veränderten zellulären Komponente
lenken. Der Begriff „immunogen" wie er hier verwendet
wird, bezieht sich auf veränderte
zelluläre
Komponenten, welche unter geeigneten Bedingungen befähigt sind,
eine Immunantwort zu verursachen. Diese Antwort muß zellvermittelt
sein und darf auch eine humorale Antwort enthalten. Der Begriff „nicht-karzinogen" bezieht sich auf
veränderte
zelluläre Komponenten,
welche keine zelluläre
Transformation oder eine induzierte Tumorbildung in Nacktmäusen verursachen
werden. Der Begriff „veränderte zelluläre Komponente" bezieht sich auf
Proteine und andere zelluläre
Bestandteile, welche entweder damit verbunden werden, daß sie die
Zellen karzinogen machen, oder mit karzinogenen Zellen im Allgemeinen
verbunden werden, jedoch nicht notwendig oder wesentlich sind, um
eine Zelle karzinogen zu machen.
-
Vor
dem Verändern
können
die zellulären
Komponenten wesentlich für
das normale Zellwachstum und die Regulation sein und sie können beispielsweise
Proteine, welche die intrazelluläre
Proteindegradation, die transkriptionelle Regulation, die Zellzykluskontrolle
und die Zell-Zell-Interaktionen regulieren, einschließen. Nach
der Veränderung
führen
die zellulären
Komponenten nicht länger
ihre regulierenden Funktionen durch und folglich kann die Zelle
unkontrolliertes Wachstum erfahren. Repräsentative Beispiele für veränderte zelluläre Komponenten
schließen
ras*, p53*, Rb*, verändertes,
von dem Wilms-Tumorgen kodiertes Protein, Ubiquitin*, Mucin*, von
den DCC-, APC- und MCC-Genen kodiertes Protein, das Brustkrebsgen
BRCA1*, wie auch Rezeptoren oder Rezeptor-ähnliche Strukturen, wie neu,
Thyroid-Hormonrezeptor,
der Rezeptor für
den platelet derived growth factor (PDGF), Insulinrezeptor, den
Rezeptor für
den epidermalen Wachstumsfaktor (epidermal growth factor, EGF) und
den Rezeptor für
den Kolonie-stimulierenden Faktor (colony stimulating factor, CSF)
ein.
-
In
einer Ausführungsform
der vorliegenden Erfindung werden Alphavirus-Vektorkonstrukte bereitgestellt, welche
die Expression des nicht-karzinogenen, veränderten ras (ras*)-Gens lenken.
Kurz gefaßt
ist das ras*-Gen ein attraktives Ziel, da es ursächlich mit dem neoplastischen
Phänotyp
verknüpft
ist und tatsächlich für die Induktion
und Erhaltung der Karzinogenität
in einer großen
Vielzahl verschiedener Krebsarten, wie dem Pankreaskarzinom, dem
Kolonkarzinom und dem Lungen-Adenokarzinom, notwendig sein kann.
Zusätzlich werden
ras*-Gene in prä-neoplastischen
Tumoren gefunden und somit kann eine Immuninterventionstherapie vor
der Detektion eines malignen Tumors angewendet werden.
-
Normale
ras-Gene sind nicht-karzinogen und in allen Säugern überall zu finden. Sie sind
in der Evolution hoch konserviert und scheinen eine wichtige Rolle
in der Aufrechthaltung des Zellzyklus und der normalen Wachstumseigenschaften
zu spielen. Das normale ras-Protein ist ein G-Protein, welches GTP
bindet und eine GTPase-Aktivität
aufweist, und es ist in der Übermittlung
von Signalen von dem externen Milieu in das Innere der Zelle involviert,
wobei es der Zelle ermöglicht,
auf ihre Umwelt zu antworten. Ras*-Gene andererseits verändern die
normale Wachstumsregulierung von neoplastischen Zellen durch das
Entkoppeln des Verhaltens der Zelle von der Umgebung, somit führen sie
zu einer unkontrollierten Proliferation von neoplastischen Zellen.
Es wird angenommen, daß Mutationen
des ras-Gens ein frühes
Ereignis in der Karzinogenese sind (Kumar et al., Science 248: 1101–1104, 1990),
welche, wenn sie frühzeitig
behandelt werden, Karzinogenität verhindern
können.
-
Ras*-Gene
kommen in einer großen
Vielzahl von Krebsarten, einschließlich beispielsweise Pankreas-, Kolon-
und Lungenadenokarzinome, vor.
-
Das
Spektrum der in ras*-Genen vorkommenden Mutationen, die in einer
Vielzahl von Krebsarten gefunden wurden, ist ziemlich begrenzt.
Diese Mutationen verändern
die GTPase-Aktivität
des ras-Proteins durch das Umwandeln des normalen AN/AUS-Schalters zu einer
konstitutiven AN-Position. Karzinogene Mutationen in ras* kommen
primär
(in vivo) in nur 3 Kodons vor: 12, 13 und 61. Kodon 12-Mutationen
sind die vorherrschenden, sowohl in menschlichen als auch in tierischen
Tumoren.
-
Die
nachstehende Tabelle 1 faßt
die bekannten in vivo-Mutationen (Kodons 12, 13 und 61), welche humanes
ras aktivieren, wie auch potentielle Mutationen, welche in vitro
transformierende Aktivität
aufweisen, zusammen. Potentielle Mutationen mit einer in vitro transformierenden
Aktivität
wurden durch die systematische Substitution von Aminosäuren für das normale
Kodon (beispielsweise wurden andere Aminosäuren für das normale Glycin auf Position
12 ersetzt) erzeugt. In vitro-Mutationen,
von denen zur Zeit nicht bekannt ist, daß sie in Menschen oder Tieren
vorkommen, können
als Basis für
ein Antikrebs-Immunotherapeutikum dienen, wenn sie eventuell in
vivo gefunden werden oder entstehen.
-
TABELLE
1
Humane ras-Proteine aktivierende Aminosäuresubstitutionen
-
Die
vorstehend beschriebenen Veränderungen
entstehen in der Herstellung von Proteinen, die neue kodierende
Sequenzen) enthalten. Die neuen Proteine, die von diesen Sequenzen)
kodiert werden, können als
Marker von karzinogenen Zellen verwendet werden, und eine gegen
diese neuen kodierenden Abschnitte gerichtete Immunantwort kann
zum Zerstören
der die veränderten
Sequenzen (ras*) enthaltenden, karzinogenen Zellen verwendet werden.
-
In
einer anderen Ausführungsform
der vorliegenden Erfindung werden Alphavirus-Vektorkonstrukte bereitgestellt, welche
die Expression eines veränderten
p53 (p53*)-Gens
lenken. Kurz gefaßt
ist das p53 ein nukleäres
Phosphoprotein, welches ursprünglich
in Extrakten von transformierten Zellen entdeckt wurde und somit
initial als ein Onkogen klassifiziert wurde (Linzer und Levine,
Cell 17: 43–52,
1979, Lane und Crawford, Nature 278: 261–263, 1979). Später wurde
entdeckt, daß die
ursprünglichen
p53-cDNA-Klone mutierte Formen von p53 waren (Hinds et al., J. Virol.
63: 739–746,
1989). Zur Zeit scheint es, daß das
p53 ein Tumor-Suppressorgen ist, welches den Zellzyklus negativ
reguliert und daß eine
Mutation dieses Gens zu einer Tumorbildung führen kann. Bei den untersuchten
Kolon-Karzinomen zeigten 75%–80%
einen Verlust der beiden p53-Allele. Einen durch Deletion und einen
anderen durch Punktmutation. Ähnliche
Mutationen wurden in Lungenkrebs und in Gehirn- und Brusttumoren
gefunden.
-
Die
Mehrzahl der p53-Mutationen (beispielsweise p53*1,
p53*2 etc.) häufen sich zwischen den Aminosäureresten
130 bis 290 (siehe Levine et al., Nature 351: 453–456, 1991,
siehe auch die folgenden Referenzen, welche spezifische Mutationen
detaillierter beschreiben: Baker et al., Science 244: 217–221, 1989,
Nigro et al., Nature 342: 705–708,
1989 (p53-Mutationen häufen
sich an vier Stellen („hot
spots"), welche
mit den vier hoch konservierten Abschnitten dieser Gene übereinstimmen
und diese Mutationen werden in humanen Tumoren des Gehirns, der
Brust, der Lunge und des Kolons beobachtet), Vogelstein, Nature
348: 681–682, 1990,
Takahashi et al., Science 246: 491–494, 1989, Iggo et al., Lancet
335: 675–679,
1990, James et al., Proc. Natl. Acad. Sci. USA 86: 2858–2862, 1989,
Mackay et al., Lancet 11: 1384–1385,
1988, Kelman et al., Blood 74: 2318–2324, 1989, Malkin et al., Science
250: 1233–1238,
1990, Baker et al., Cancer Res. 50: 7717–7722, 1991, Chiba et al.,
Oncogene, 5: 1603–1610,
1990 (die Pathogenese eines frühen
Stadiums des nicht-kleinzelligen Lungenkrebs wird mit somatischen
Mutationen im p53-Gen zwischen den Kodons 132 bis 283 assoziiert),
Prosser et al., Oncogene 5: 1573–1579, 1990 (Mutationen im
p53-Gen, welche die Aminosäuren
126 bis 224 kodieren, wurden in einem primären Brustkrebs identifiziert),
Cheng und Hass, Mol. Cell. Biol. 10: 5502–5509, 1990, Bartek et al.,
Oncogene 5: 893–899,
1990, Rodrigues et al., Proc. Natl. Acad. Sci. USA 87: 7555–7559, 1990,
Menon et al., Proc. Natl. Acad. Sci. USA 87: 5435–5439, 1990,
Mulligan et al., Proc. Natl. Acad. Sci. USA 87: 5863–5867, 1990,
und Romano et al., Oncogene 4: 1483–1488, 1990 (Identifizierung
einer p53-Mutation
im Kodon 156 in einer von einem humanen Osteosarkom abgeleiteten
Zellinie HOS-SL)).
-
Bestimmte
Veränderungen
des p53-Gens können
durch bestimmte spezifische Toxine verursacht sein. Beispielsweise
beschreibt Bressac et al. (Nature 350: 429–431, 1991) spezifische G zu
T-Mutationen im Kodon 249 in Patienten, die von einem hepatozellulären Karzinom
betroffen sind. Ein vorgeschlagenes verursachendes Mittel für diese
Mutation ist Aflatoxin B1, ein Leberkarzinogen,
von dem bekannt ist, daß es
eine Lebensmittelkontaminantion in Afrika ist.
-
Vier
besonders betroffene Abschnitte des Gens kommen bei den Resten 132–145, 171–179, 239–248 und
272–286
vor. Drei Stellen („hot
spots"), welche
in diesen Abschnitten, die von besonderem Interesse sind, gefunden
wurden, kommen an den Resten 175, 248 und 273 (Levine et al., Nature
351: 453–456,
1991) vor. Diese Veränderungen,
wie auch andere vorstehend beschriebene, resultieren in der Herstellung
von Protein(en), welche neue kodierende Sequenzen) enthalten. Die
neuen, von diesen Sequenzen kodierten Proteine können als Marker für karzinogene
Zellen verwendet werden und eine gegen diese neuen kodierenden Abschnitte
gerichtete Immunantwort kann zum Zerstören von karzinogenen, die veränderte Sequenz
(p53*) enthaltenen Zellen verwendet werden.
-
Sobald
eine Sequenz, welche die veränderte
zelluläre
Komponente kodiert, erhalten wurde, ist es notwendig, sicherzustellen,
daß die
Sequenz ein nicht-karzinogenes Protein kodiert. Verschiedene Assays,
welche die Karzinogenität
von einer bestimmten zellulären
Komponente abschätzen,
sind bekannt und können mühelos durchgeführt werden.
Repräsentative
Assays schließen
einen Ratten-Fibroblastenassay,
die Tumorbildung in Nacktmäusen
oder Ratten, die Koloniebildung in Weichagar und die Herstellung
in transgenen Tieren, wie transgene Mäuse, ein.
-
Tumorbildung
in Nacktmäusen
oder Ratten ist ein besonders wichtiges und sensitives Verfahren
zur Bestimmung der Karzinogenität
einer bestimmten zellulären
Komponente. Nacktmäusen
fehlt ein funktionsfähiges
zelluläres
Immunsystem (d. h. sie besitzen keine CTLs) und sie stellen daher
ein brauchbares in vivo-Modell bereit, in dem das karzinogene Potential
von Zellen getestet wird. Normale nicht-karzinogene Zellen zeigen keine unkontrollierten
Wachstumseigenschaften, wenn sie in Nacktmäuse injiziert werden. Transformierte Zellen
jedoch werden in Nacktmäusen
rasch proliferieren und Tumore erzeugen. Kurz gefaßt wird
in einer Ausführungsform
das Alphavirus-Vektorkonstrukt an syngene Mäusezellen verabreicht, gefolgt
von der Injektion in Nacktmäuse.
Die Mäuse
werden für
einen Zeitraum von 2 bis 8 Wochen nach der Injektion zum Bestimmen eines
Tumorwachstums visuell untersucht. Die Mäuse können auch abgetötet werden
und eine Autopsie kann an ihnen zum Bestimmen, ob Tumore vorliegen,
durchgeführt
werden (Giovanella et al., J. Natl. Cancer Inst. 48: 1531–1533, 1972,
Furesz et al., Abnormal Cells, New Products and Risk, Hopps und
Petricciani (Hrsg.), Tissue Culture Association, 1985, und Levenbook
et al., J. Biol. Std. 13: 135–141,
1985).
-
Karzinogenität kann auch
durch das Visualisieren der Koloniebildung in Weichagar abgeschätzt werden
(Macpherson und Montagnier, Vir. 23: 291–294, 1964). Kurz gefaßt ist eine
Eigenschaft von normalen nicht-karzinogenen Zellen, die „Kontaktinhibierung" (d. h. die Zellen
werden aufhören
zu proliferieren, wenn sie benachbarte Zellen berühren). Wenn
Zellen in ein halbfestes Agar-Stützmedium
ausgesät
werden, werden normale Zellen rasch kontaktinhibiert und hören auf
zu proliferieren, wohingegen karzinogene Zellen fortfahren zu proliferieren
und Kolonien im Weichagar bilden.
-
Transgene
Tiere, wie transgene Mäuse,
können
auch zum Beurteilen der Karzinogenität einer veränderten zellulären Komponente
verwendet werden (Stewart et al., Cell 38: 627–637, 1984, Quaife et al.,
Cell 48: 1023–1034,
1987, und Koike et al., Proc. Natl. Acad. Sci. USA 86: 5616–5619, 1989).
In transgenen Tieren kann das Gen von Interesse in allen Geweben
des Tieres exprimiert werden. Diese unregulierte Expression des
Transgens kann als Modell für
das karzinogene Potential des neu eingeführten Gens dienen.
-
Wenn
die veränderte
zelluläre
Komponente damit assoziiert wird, daß sie die Zelle karzinogen
macht, dann ist es notwendig, die veränderte zelluläre Komponente
nicht-karzinogen zu machen. Beispielsweise wird in einer Ausführungsform
die Sequenz oder das die veränderte
zelluläre
Komponente kodierende Gen von Interesse gekürzt, um das Genprodukt nicht-karzinogen
zu machen. Das die veränderte
zelluläre
Komponente kodierende Gen kann auf verschiedene Größen gekürzt werden,
obwohl es bevorzugt wird, soviel wie möglich von der veränderten
zellulären
Komponente zu erhalten. Zusätzlich
ist es notwendig, daß jede
Verkürzung mindestens
einige der immunogenen Sequenzen der veränderten zellulären Komponente
intakt lassen. In einer anderen Ausführungsform können mehrere
Translations-Terminations-Kodons stromabwärts von dem immunogenen Abschnitt
eingefügt
werden. Das Einfügen
der Terminationskodons wird die Proteinexpression vorzeitig beenden,
und somit wird es die Expression des transformierenden Teils des
Proteins verhindern.
-
In
einer Ausführungsform
wird das ras*-Gen verkürzt,
um das ras*-Protein nicht-karzinogen
zu machen. Kurz gefaßt
ermöglichen
die Carboxy-terminalen Aminosäuren
des ras* in funktioneller Hinsicht, daß das Protein an die Zellmembran
bindet. Das Verkürzen
dieser Sequenzen macht die veränderte
zelluläre
Komponente nicht-karzinogen. Vorzugsweise wird das ras*-Gen in der
Purinring-Bindungsstelle,
beispielsweise um die Sequenz, welche die Aminosäure Nummer 110 kodiert, verkürzt. Die
ras*-Gensequenz kann so verkürzt werden,
daß so
wenig wie etwa 20 Aminosäuren
(einschließlich
der veränderten
Aminosäure(n))
von dem Alphavirus-Vektorkonstrukt kodiert werden, obwohl vorzugsweise
so viele Aminosäuren
wie möglich
exprimiert werden sollten (während
die Nicht-Karzinogenität aufrecht
erhalten wird).
-
In
einer anderen Ausführungsform
wird das p53*-Protein durch Verkürzung
modifiziert, um die zelluläre
Komponente nicht-karzinogen zu machen. Wie vorstehend bemerkt, sind
nicht alle Mutationen des p53-Proteins karzinogen und somit müßten nicht
alle Mutationen verkürzt
werden. Dennoch wird in einer bevorzugten Ausführungsform p53* zu einer Sequenz
verkürzt,
welche die Aminosäuren
100 bis 300 kodieren, und somit enthält sie alle vier Hauptstellen
(„hot
spots").
-
Andere
veränderte
zelluläre
Komponenten, welche krebserregend sind, können auch verkürzt werden, um
sie nicht-karzinogen zu machen. Beispielsweise können sowohl neu als auch bcr/abl
verkürzt
werden, um sie nicht-karzinogen zu machen. Nicht-Karzinogenität kann durch das Testen der
verkürzten
veränderten
zellulären
Komponente mit Hilfe eines Assays, wie vorstehend beschrieben, bestätigt werden.
-
Es
sollte jedoch angemerkt werden, daß, wenn die veränderte zelluläre Komponente
im Allgemeinen nur mit nicht-karzinogen Zellen assoziiert wird und
sie nicht notwendig oder wesentlich ist, um die Zelle karzinogen
zu machen, dann ist es nicht notwendig, die zelluläre Komponente
nicht-karzinogen zu machen. Repräsentative
Beispiele von solchen veränderten
zellulären
Komponenten, welche nicht-karzinogen sind, schließen Rb*,
Ubiquitin* und Mucin* ein.
-
Wie
vorstehend erwähnt,
muß die
veränderte
zelluläre
Komponente zum Hervorrufen einer geeigneten Immunantwort auch immunogen
sein. Immunogenität
einer bestimmten Sequenz ist oft schwierig vorherzusagen, obwohl
T-Zell-Epitope häufig
eine immunogene amphipathische alpha-Helixkomponente besitzen. Im
allgemeinen jedoch wird es bevorzugt, die Immunogenität in einem
Assay zu bestimmen. Repräsentative Assays
enthalten einen ELISA, welcher die Anwesenheit von Antikörpern gegen
einen neu eingeführten
Vektor detektieren, sowie Assays, welche auf T-Helferzellen testen,
wie γ-Interferon-Assays,
IL-2-Herstellungs-Assays und Proliferations-Assays.
-
Wie
vorstehend erwähnt,
können
in einem anderen Aspekt der vorliegenden Erfindung mehrere verschiedene
veränderte
zelluläre
Komponenten zum Bilden eines allgemeines Antikrebstherapeutikum
koexprimiert werden. Im allgemeinen wird es für den Durchschnittsfachmann
offensichtlich sein, daß eine
Vielzahl von Kombinationen gemacht werden kann. In bevorzugten Ausführungsformen
kann dieses Therapeutikum auf eine bestimmte Krebsart abzielen.
Beispielsweise besitzen fast alle Kolonkrebserkrankungen Mutationen
in ras-, p53-, DCC-, APC- oder
MCC-Genen. Ein Alphavirus-Vektorkonstrukt, welches eine Anzahl dieser
veränderten
zellulären
Komponenten koexprimiert, kann einem Patienten mit Kolonkrebs zum
Behandeln von allen möglichen
Mutationen verabreicht werden. Diese Methodik kann auch zum Behandeln
von anderen Krebserkrankungen verwendet werden. Somit kann ein Alphavirus-Vektorkonstrukt,
welches Mucin*, ras*, neu, BRCA1* und p53* koexprimiert, zum Behandeln
von Brustkrebs verwendet werden.
-
(b) Antigene von fremden
Organismen oder andere Pathogene
-
In
anderen Aspekten der vorliegenden Erfindung werden Alphavirus-Vektorkonstrukte
bereitgestellt, welche die Expression von immunogenen Teilen von
Antigenen von fremden Organismen oder anderen Pathogenen lenken.
Repräsentative
Beispiele von fremden Antigenen schließen bakterielle Antigene (beispielsweise
E. coli, streptokokkale, staphylokokkale, mycobakterielle etc.,
pilzartige Antigene, parasitäre
Antigene und virale Antigene (beispielsweise Influenzavirus, Humanes
Immundefizienz-Virus („HIV"), Hepatitis A, B
und C Virus („HAV", „HBV" beziehungsweise „HCV"), humanes Papillomavirus
(„HPV"), Epstein-Barr-Virus („EBV"), Herpes-simplex-Virus
(„HSV"), Hantavirus, TTLV
I, HTLV II und Cytomegalovirus („CMV") ein. „Immunogener Teil" wie er im Kontext
der vorliegenden Erfindung verwendet wird, bezieht sich auf einen
Teil des entsprechenden Antigens, der befähigt ist, unter geeigneten
Bedingungen eine Immunantwort (d. h. zellvermittelt oder humoral)
zu verursachen. „Teile" können von
unterschiedlicher Größe sein,
sind aber vorzugsweise mindestens 9 Aminosäuren lang und können das
gesamte Antigen einschließen.
Zellvermittelte Immunantworten können
durch eine Präsentation
durch den Haupthistokompatibilitätskomplex („MHC") Klasse I oder durch
eine Präsentation
durch MHC Klasse II vermittelt werden oder durch beide.
-
In
einem Aspekt der Erfindung werden Alphavirus-Vektorkonstrukte bereitgestellt,
welche die Expression von immunogenen Teilen des Hepatitis B-Antigens
lenken. Kurz gefaßt
umfaßt
das Hepatitis B-Genom eine zirkuläre DNA von etwa 3,2 Kilobasen
Länge und
wurde gut beschrieben (Tiollais et al., Science 213: 406–411, 1981,
Tiollais et al., Nature 317: 489–495, 1985, und Ganem und Varmus,
Ann. Rev. Biochem. 56: 651–693,
1987, siehe auch
EP 0 278 940 ,
EP 0 241 021 , WO 88/10301
und US Patent Nrn. 4,696,898 und 5,024,938). Das Hepatitis B Virus
präsentiert
mehrere verschiedene Antigene, einschließlich unter anderem drei HB „S"-Antigene (HBsAgs),
ein HBc-Antigen (HBcAg), ein HBe-Antigen (HBeAg) und ein HBx-Antigen (HBxAg)
(siehe Blum et al., TIG 5(5): 154–158, 1989). Kurz gefaßt resultiert
das HBeAg aus der proteolytischen Spaltung des P22-Prä-Kern-Zwischenprodukts
und wird von der Zelle sekretiert. HBeAg wird in Serum als ein 17
kD-Protein gefunden. Das HBcAg ist ein Protein aus 183 Aminosäuren und
das HBxAg ist ein Protein aus 145 bis 154 Aminosäuren, abhängig vom Subtyp.
-
Die
HBsAgs (bezeichnet als „groß", „mittel" und „klein") werden von drei
Abschnitten des Hepatitis B-Genoms kodiert: S, Prä-S2 und
Prä-S1.
Das große
Protein, welches eine Länge,
die zwischen 389 bis 400 Aminosäuren
variiert, aufweist, wird von den Prä-S1, Prä-S2 und S-Abschnitten kodiert
und wird in glykosylierten und nicht-glykosylierten Formen vorgefunden. Das
mittlere Protein ist 281 Aminosäuren
lang und wird von den Prä-S2
und S-Abschnitten kodiert. Das kleine Protein ist 226 Aminosäuren lang
und wird von dem S-Abschnitt kodiert. Es existiert in zwei Formen,
glykosyliert (GP 27S) und nicht-glykosyliert
(P24S). Wenn jeder dieser Abschnitte getrennt
exprimiert wird, wird der Prä-S1-Abschnitt
ein Protein von ungefähr
119 Aminosäuren kodieren,
der Prä-S2-Abschnitt
wird ein Protein von ungefähr
55 Aminosäuren
kodieren und der S-Abschnitt wird ein Protein von ungefähr 226 Aminosäuren kodieren.
-
Wie
für einen
Fachmann offensichtlich sein wird, können verschiedene immunogene
Teile der vorstehend beschriebenen S-Antigene zum Induzieren einer
Immunantwort kombiniert werden, wenn sie durch eines der hier beschriebenen
Alphavirus-Vektorkonstrukte
verabreicht werden. Zusätzlich
können
aufgrund der großen
immunologischen Variabilität,
die in verschiedenen geographischen Regionen für den offenen Leserahmen von
S von HBV gefunden werden, bestimmte Kombinationen von Antigenen
für die
Verabreichung in bestimmten geographischen Regionen bevorzugt werden.
Kurz gefaßt
werden Epitope, die in allen humanen Hepatitis B Virus-S-Proben
gefunden werden, als Determinante „a" festgelegt. Sich gegenseitig ausschließende Subtyp-Determinanten
sind jedoch auch durch zweidimensionale Doppel-Immunodiffusion identifiziert
worden (Ouchterlony, Progr. Allergy 5: 1, 1958). Diese Determinanten
sind mit „d" oder „y" und „w" oder „r" bezeichnet worden
(LeBouvier, J. Infect. 123: 671, 1971, Bancroft et al., J. Immunol.
109: 842, 1972 und Courouce et al., Bibl. Haematol. 42: 1–158, 1976).
Die immunologische Variabilität
beruht auf einzelnen Nukleotidsubstitutionen in zwei Bereichen des
offenen Leserahmens von Hepatitis B Virus-S, die in den folgenden
Aminosäure-Änderungen
resultieren: (1) Austausch von Lysin-122 zu Arginin im offenen Leserahmen
von Hepatitis B Virus-S verursacht eine Subtyp-Verschiebung von
d nach y und (2) Austausch von Arginin-160 zu Lysin verursacht eine
Verschiebung von Subtyp r zu w. In Afrikanern ist der Subtyp ayw
vorherrschend, während
in den Vereinigten Staaten und dem nördlichen Europa der Subtyp
adw2 im Überfluss
vorhanden ist (Molecular Biology of the Hepatitis BVirus, McLachlan
(Hrsg.), CRC Press, 1991). Wie für
einen Fachmann offensichtlich sein wird, wird es im Allgemeinen
bevorzugt, einen Vektor für
die Verabreichung zu konstruieren, welcher für den besonderen, in der geographischen
Region der Verabreichung überwiegenden
Hepatitis B Virus-Subtyp geeignet ist. Subtypen einer bestimmten
Region können
durch eine zweidimensionale Doppel-Immunodiffusion bestimmt werden
oder vorzugsweise durch die Sequenzierung des offenen Leserahmens
von S des aus Individuen in dieser Region isolierten HBV.
-
Durch
HBV werden auch pol („HBV
pol"), ORF5- und
ORF6-Antigene präsentiert.
Kurz gefaßt
kodiert der offene Leserahmen der Polymerase von HBV eine reverse
Transkriptase-Aktivität,
die in Virionen und Kern-ähnlichen
Teilchen in infizierten Lebern gefunden wurde. Das Polymeraseprotein
besteht aus mindestens zwei Domänen:
der Amino-terminalen Domäne,
welche das die reverse Transkription initiierende Protein kodiert,
und der Carboxy-terminalen Domäne,
welche die reverse Transkriptase und die RNase H-Aktivität kodiert.
Immunogene Teile von HBV pol können
durch das Verwenden von hier beschriebenen Verfahren (beispielsweise
nachstehend und in den Beispielen 12Aii und 13) bestimmt werden,
wobei nachstehend beschriebene Alphavirus-Vektorkonstrukte verwendet
werden und an ein warmblütiges
Tier zum Erzeugen einer Immunantwort verabreicht werden. Ähnlich können andere
HBV-Antigene, wie ORF 5 und ORF 6 (Miller et al., Hepatology 9:
322–327,
1989) durch das Verwenden von Alphavirus-Vektorkonstrukten, wie sie hier beschrieben werden,
exprimiert werden. Repräsentative
Beispiele von Alphavirus-Vektorkonstrukten unter Verwendung von
ORF 5 und ORF 6 werden nachstehend in den Beispielen weitergeführt.
-
Wie
vorstehend angemerkt, wird mindestens ein immunogener Teil eines
Hepatitis B Antigens in ein Alphavirus-Vektorkonstrukt eingebracht.
Der (die) immunogene Teil(e), welche in das Alphavirus-Vektorkonstrukt
eingebracht werden, können
von unterschiedlicher Länge
sein, obwohl es im Allgemeinen bevorzugt wird, daß die Teile
mindestens 9 Aminosäuren
lang sind und das gesamte Antigen einschließen können. Die Immunogenität einer
bestimmten Sequenz ist häufig
schwierig vorauszusagen, obwohl T-Zellepitope unter Verwendung eines
Computer-Algorithmus,
wie TSITES (MedImmune, Maryland), zum Absuchen kodierender Abschnitte
nach potentiellen T-Helferstellen und CTL-Stellen vorhergesagt werden
können.
Ausgehend von dieser Analyse werden Peptide synthetisiert und als
Ziele in einem in vitro-zytotoxischen Assay verwendet. Andere Assays
können
jedoch auch verwendet werden einschließlich beispielsweise ELISA,
welcher die Anwesenheit von Antikörpern gegen den neu eingeführten Vektor
nachweist, wie auch Assays, welche auf T-Helferzellen testen, wie
gamma-Interferon-Assays, IL-2-Herstellungs-Assays und Proliferations-Assays.
-
Immunogene
Teile können
auch durch andere Verfahren ausgewählt werden. Beispielsweise
hat sich gezeigt, daß die
HLA A2.1-transgene Maus als Modell für die humane T-Zellerkennung
von viralen Antigenen verwendbar ist. Kurz gefaßt erkennt das von der Maus
stammende T-Zell-Rezeptorrepertoire in den viralen Influenza- und Hepatitis B-Systemen
die gleichen antigenen Determinanten, die von humanen T-Zellen erkannt werden.
In beiden Systemen ist die CTL-Antwort, die in der HLA A2.1-transgenen
Maus hervorgerufen wurde, praktisch gegen das gleiche Epitop wie
das, welches durch humane CTLs des HLA A2.1-Haplotyps erkannt wird,
gerichtet (Vitiello et al., J. Exp. Med. 173: 1007–1015, 1991,
Vitiello et al., Abstract of Molecular Biology of Hepatitis B Virus
Symposia, 1992).
-
Besonders
bevorzugte immunogene Teile zum Einbringen in Alphavirus-Vektorkonstrukte
schließen HBeAg,
HBcAg und HBsAgs, wie nachstehend in Beispiel 10 detaillierter beschrieben,
ein.
-
Zusätzliche
immunogene Teile des Hepatitis B Virus können durch das Verkürzen der
kodierenden Sequenz an verschiedenen Stellen einschließlich beispielsweise
der folgenden Stellen: Bst UI, Ssp I, Ppu M1 und Msp I (Valenzuela
et al., Nature 280: 815–19,
1979, Valenzuela et al., Animal Virus Genetics: ICN/UCLA Symp. Mol.
Cell Biol., 1980, B. N. Fields und R. Jaenisch (Hrsg.), S. 57–70, New
York: Academic) erhalten werden. Weitere Verfahren zum Bestimmen
passender immunogener Teile, wie auch Verfahren werden auch nachstehend
im Zusammenhang mit Hepatitis C beschrieben.
-
Wie
vorstehend angemerkt, kann mehr als ein immunogener Teil in das
Alphavirus-Vektorkonstrukt eingebracht
werden. Beispielsweise kann ein Alphavirus-Vektorkonstrukt (entweder getrennt oder
als ein Konstrukt) die gesamten oder immunogene Teile von HBcAg,
HBeAg, HBsAgs, HBxAg, wie auch immunogene Teile von HCV-Antigenen
exprimieren.
-
7. Quellen
für heterologe
Sequenzen
-
Sequenzen,
welche die oben beschriebenen Proteine kodieren, können schnell
von einer Vielzahl von Quellen, einschließlich zum Beispiel Hinterlegungsstellen,
wie die American Type Culture Collection (ATCC, Rockville, Maryland),
oder aus kommerziellen Quellen, wie die British Bio-Technology Limited
(Cowley, Oxford, England), erhalten werden. Typische Beispiele schließen ein:
BBG 12 (enthaltend das GM-CSF-Gen, welches das reife Protein von
127 Aminosäuren
kodiert); BBG 6 (welches gamma-Interferon-kodierende Sequenzen enthält), ATCC
Nr. 39656 (welches TNF-kodierende Sequenzen enthält), ATCC Nr. 20663 (welches
alpha-Interferon-kodierende
Sequenzen enthält),
ATCC Nummern 31902, 31902 und 39517 (welche beta-Interferon-kodierende
Sequenzen enthalten), ATCC Nr. 67024 (welches eine Sequenz enthält, welche
Interleukin-1b kodiert); ATCC Nummern 39405, 39452, 39516, 39626
und 39673 (welche Interleukin-2-kodierende Sequenzen enthalten);
ATCC Nummern 59399, 59398 und 67326 (welche Interleukin-3-kodierende
Sequenzen enthalten); ATCC Nr. 57592 (welches Interleukin-4-kodierende
Sequenzen enthält),
ATCC Nummern 59394 und 59395 (welche Interleukin-5-kodierende Sequenzen
enthalten) und ATCC Nr. 67153 (welche Interleukin-6-kodierende Sequenzen
enthält).
-
Sequenzen,
welche wie oben beschrieben veränderte
zelluläre
Komponenten kodieren, können schnell
aus einer Vielzahl von Quellen erhalten werden. Beispielsweise können Plasmide,
welche Sequenzen enthalten, die ein verändertes zelluläres Produkt
kodieren, aus einer Hinterlegungsstelle, wie die American Type Culture
Collection (ATCC, Rockville, Maryland), oder aus kommerziellen Quellen,
so wie Advanced Biotechnologies (Columbia, Maryland), erhalten werden.
Typische Beispiele von Plasmiden, welche irgendeine der oben beschriebenen
Sequenzen enthalten, schließen
ATCC Nr. 41000 (welches eine G nach T Mutation in dem 12. Codon
von ras enthält)
und ATCC Nr. 41049 (welches eine G nach A Mutation in dem 12. Codon enthält) ein.
-
Alternativ
können
Plasmide, welche normale zelluläre
Komponenten kodieren, ebenso aus Hinterlegungssstellen, wie die
ATCC, erhalten werden (siehe zum Beispiel ATCC Nr. 41001, welches
eine Sequenz enthält,
welche das normale ras-Protein
kodiert; ATCC Nr. 57103, welches abl kodiert; und ATCC Nummern 59120
oder 59121, welche den bcr-Locus kodieren) und mutiert werden, um
veränderte
zelluläre
Komponenten auszubilden. Verfahren zur Mutagenese bestimmter Sequenzen
können
schnell durch Verwenden von im Stand der Technik bekannten Verfahren
durchgeführt
werden (siehe Sambrook et al., supra., 15.3 et seq.). Insbesondere
Punktmutationen von normalen zellulären Komponenten wie ras können leicht
durch ortsspezifische Mutagenese eines bestimmten Codons, zum Beispiel
Codons 12, 13 oder 61, durchgeführt
werden.
-
Sequenzen,
welche die oben beschriebenen viralen Antigene kodieren, können ebenso
aus einer Vielzahl von Quellen erhalten werden. Beispielsweise können molekular
geklonte Genome, welche das Hepatitis-B-Virus kodieren, aus Quellen,
wie American Type Culture Collection (ATCC, Rockville, Maryland),
erhalten werden. Beispielsweise enthält ATCC Nr. 45020 die gesamte
genomische DNA von Hepatitis B (extrahiert aus gereinigten Dane-Partikeln)
(siehe 3 von Blum et
al., TIG 5(5): 154–158,
1989) in der Bam HI-Stelle des pBR322 (Moriarty et al., Proc. Natl.
Acad. Sci. USA 78: 2606–2610,
1981).
-
Alternativ
können
cDNA-Sequenzen, welche die oben beschriebenen heterologen Sequenzen
kodieren, aus Zellen erhalten werden, welche die Sequenzen exprimieren
oder enthalten. Kurz gesagt, in einer Ausführungsform wird die mRNA von
einer Zelle, welche das Gen von Interesse exprimiert, mit reverser
Transkriptase unter Verwendung von Oligonukleotid-dT- oder Random-Primern
revers transkribiert. Die Einzelstrang-cDNA kann dann durch PCR
(siehe U.S. Patent Nummern 4,683,202; 4,683,195 und 4,800,159) amplifiziert
werden. Siehe ebenso PCR Technologie: Principles and Applications
for DNA Amplifikation, Erlich (Ed.), Stockton Press, 1989) unter
Verwendung von Oligonukleotid-Primern, welche komplementär zu irgendeiner
Stelle der gewünschten
Sequenzen sind. Insbesondere wird eine doppelsträngige DNA durch Erhitzen in
Gegenwart von hitzestabiler Taq-Polymerase,
Sequenz-spezifischen DNA-Primern, dATP, dCTP, dGTP und dTTP denaturiert.
Doppelsträngige
DNA ist hergestellt, wenn die Synthese vollständig ist. Dieser Zyklus kann
mehrere Male wiederholt werden, wobei sich eine faktorielle Amplifikation
der gewünschten
DNA ergibt.
-
Sequenzen,
welche die oben beschriebenen Proteine kodieren, können auch,
zum Beispiel in einem Applied Biosystems Inc. DNA Synthesizer (z.
B. APB DNA-Synthesizer
Modell 392 (Foster City, CA)), synthetisiert werden.
-
F. EUKARYOTISCHE GESCHICHTETE
VEKTOR-INITIATIONSSYSTEME
-
Wie
vorstehend erwähnt,
stellt die vorliegende Erfindung eukaryotische geschichtete Vektor-Initiationssysteme
bereit, welche einen 5'-Promotor,
ein Konstrukt (beispielsweise ein Alphavirus-Vektorkonstrukt), welches
befähigt
ist, eine heterologe Nukleotidsequenzen) zu exprimieren, die befähigt ist,
in einer Zelle entweder autonom oder als Antwort auf einen oder
mehrere Faktoren zu replizieren, und eine Transkriptions-Terminations-Sequenz
umfassen. Kurz gefaßt
stellen die eukaryotischen geschichteten Vektor-Initiationssysteme einen
zweistufigen oder „geschichteten" Mechanismus, welcher
die Expression heterologer Nukleotidsequenzen kontrolliert, bereit.
Die erste Schicht initiiert die Transkription der zweiten Schicht
und umfaßt
einen 5'-Promotor,
eine Transkriptions-Terminations-Stelle,
sowie eine oder mehrere Spleißstellen
und eine Polyadenylierungsstelle, wenn gewünscht. Repräsentative Beispiele von für die Verwendung
in dieser Hinsicht geeigneten Promotoren enthalten jegliche virale
oder zelluläre
Promotoren, wie CMV, retrovirale LTRs, SV40, β-Actin, Immunglobulin-Promotoren,
und induzierbare Promotoren, wie den Metallthionin-Promotor und
den Glucocorticoid-Promotor.
Die zweite Schicht umfaßt
ein Konstrukt, welches befähigt
ist, eine oder mehrere heterologe Nukleotidsequenzen zu exprimieren
und in einer Zelle entweder autonom oder als Antwort auf einen oder
mehrere Faktoren zu replizieren. In einer Ausführungsform der Erfindung kann
das Konstrukt ein Sindbis-cDNA-Vektorkonstrukt,
wie vorstehend beschrieben, sein.
-
Eine
große
Vielzahl von anderen cDNA- und DNA-Vektorkonstrukten kann auch in
den eukaryotischen geschichteten Vektor-Initiationssystemen verwendet
werden, einschließlich
beispielsweise viralen Vektorkonstrukten, entwickelt von Poliovirus
(Evans et al., Nature 339: 385–388,
1989, und Sabin, J. Biol. Standardization I: 115–118, 1973), Rhinovirus, Pockenviren,
wie das Kanarien-Pockenvirus (canary pox virus) oder Vaccinia Virus
(Fisher-Hoch et al., PNAS 86: 317–321, 1989, Flexner et al.,
Ann. N. Y. Acad. Sci. 569: 86–103,
1989), Flexner et al., Vaccine 8: 17–21, 1990, US Patent Nrn. 4,603,112,
4,769,330 und 5,017,487, WO 89/01973), SV40 (Mulligan et al., Nature
277: 108–114,
1979), Retrovirus (US Patent Nr. 4,777,127, GB 2,200,651,
EP 0,345,242 und WO 91/02805),
Influenzavirus (Luytjes et al., Cell 59: 1107–1113, 1989, McMichael et al.,
N. Engl. J. Med. 309: 13–17,
1983, und Yap et al., Nature 273: 238–239, 1978), Adenovirus (Berkner,
Biotechniques 6: 616–627, 1988,
Rosenfeld et al., Science 252: 431–434, 1991), Parvovirus, wie
das Adenoassoziierte Virus (Samulski et al., J. Vir. 63: 3822–3828, 1989,
Mendelson et al., Virol. 166: 154–165, 1988, PA 7/222,684), Herpes
(Kit, Adv. Exp. Med. Biol. 215: 219–236, 1989), SV40, HIV (Poznansky,
J. Virol. 65: 532–536,
1991), Masern (
EP 0,440,219 ),
Astrovirus (Munroe et al., J. Vir. 67: 3611–3614, 1993), Semliki Forest
Virus und Coronavirus, sowie andere virale Systeme (beispielsweise
EP 0,440,219 , WO 92/06693,
US Patent Nr. 5,166,057) einschließen.
-
In
anderen Aspekten der vorliegenden Erfindung werden Verfahren zum
Befördern
einer heterologen Nukleotidsequenz in ein warmblütiges Tier bereitgestellt,
welche den Schritt des Verabreichens eines eukaryotischen geschichteten
Vektor-Initiationssystems
an ein warmblütiges
Tier umfassen. Eukaryotische geschichtete Vektor-Initiationssysteme
können
entweder direkt an warmblütige
Tiere (beispielsweise intravenös,
intramuskulär,
intraperitoneal, subkutan, oral, rektal, intraokular, intranasal)
oder durch verschiedene physikalische Verfahren, wie Lipofectin
(Felgner et al., Proc. Natl. Acad. Sci. USA 84: 7413–7417, 1989),
direkte DNA-Injektion (Acsadi et al., Nature 352: 815–818, 1991),
Beschießen
mit Mikroprojektilen (Williams et al., PNAS 88: 2726–2730, 1991),
Liposomen verschiedener Arten (siehe beispielsweise Wang et al.,
PNAS 84: 7851–7855, 1987),
CaPO4 (Dubensky et al., PNAS 81: 7529–7533, 1984),
einem DNA-Liganden (Wu et al., J. of Biol. Chem. 264: 16985–16987,
1989), Verabreichung der Nukleinsäuren alleine (WO 90/11092)
oder Verabreichung von DNA, die mit einem abgetöteten Adenovirus verbunden
ist (Curiel et al., Hum. Gene Ther. 3: 147–154, 1992), Polykation-Verbindungen,
wie auch Polylysin, Rezeptor-spezifische Liganden, sowie Psoralen-inaktivierte
Viren, wie Sendai oder Adenovirus, verabreicht werden.
-
Eukaryotische
geschichtete Vektor-Initiationssysteme können auch an ein warmblütiges Tier
verabreicht werden mit den Zielen, eine spezifische Immunantwort
zu stimulieren, die Interaktion eines Mittels mit einem Wirtszellrezeptor
zu verhindern, ein toxisches Palliativum, einschließlich beispielsweise
konditional toxische Palliativa, zu exprimieren, ein Immunsystem
immunologisch zu regulieren, Marker zu exprimieren und für eine Ersatz-Gentherapie.
Diese und andere Verwendungen werden nachstehend ausführlicher
diskutiert.
-
G. SINDBIS-VERPACKUNGSZELLINIEN
-
In
weiteren Ausführungsformen
der Erfindung werden Alphavirus-Verpackungszellinien
bereit gestellt. Insbesondere in einem Aspekt der vorliegenden Erfindung
werden Alphavirus-Verpackungszellinien bereit gestellt, wobei die
viralen Strukturproteine in trans aus einem stabil integrierten
Expressionsvektor bereit gestellt werden. Anschließende Transfektion
oder Infektion von Alphavirus-Vektor-RNA-Transkripten erzeugt eine Alphavirus-Vektor-herstellende
Zellinie. Durch die Natur der ausgedehnten Länge des Alphavirus-cDNA-Moleküls ist der
in vitro-Transkriptionsprozeß ineffizient.
Zusätzlich
können
nur 1%–10%
der Zellen, welche auf einer Petrischale enthalten sind, erfolgreich
transfiziert werden. Folglich können,
um die Ausführung
und den Titer der Vektor-Herstellungszellinie zu optimieren, zwei
aufeinanderfolgende Zyklen des Gentransfer ausgeführt werden.
Um dies durchzuführen,
kann der Vektor zuerst in eine primäre Alphavirus-Verpackungszellinie
transfiziert werden. Diese transfizierte Zellinie produziert dann
niedrige Titer der infektiösen
viralen Partikel in den Kulturüberständen. Diese
infektiösen Überstände werden
dann verwendet, um eine frische Monoschicht aus Alphavirus-Verpackungszellen
zu transduzieren. Die Infektion des Alphavirus-Vektor in die Verpackungszellinie
wird vor der Transfektion wegen ihrer höheren RNA-Transfereffizienz in die Zellen und
der optimierten biologischen Plazierung des Vektors in der Zelle
bevorzugt. Dieser zweistufige Weg führt zu einer höheren Expression
und höheren
Titern des verpackten infektiösen
rekombinanten Sindbis-Vektors.
-
In
einem anderen Aspekt der vorliegenden Erfindung werden stabil integrierte
Alphavirus-DNA-Expressionsvektoren verwendet, um das Alphavirus-Vektor-RNA-Molekül herzustellen,
welches die Fähigkeit
zur Selbstreplikation beibehält.
Dieser Ansatz kann sich als nützlich
erweisen, um hohe Spiegel der Expression über lange Zeiträume der
Kultivierung beizubehalten, weil der integrierte DNA-Vektor konstitutiv
unveränderte RNA-Vektoren
exprimiert. Bei dieser Konfiguration werden die kürzlich von
einem Plasmid, welches die SP6-RNA-Polymerase-Erkennungssquenz enthält, transkribierten
Vektoren durch eine angemessene Promotorsequenz, welche durch die
verwendete Elternzellinie definiert wird, ersetzt. Diese Plasmidsequenz
kann auch einen auswählbaren
Marker enthalten, welcher unterschiedlich zu diesen ist, welche
verwendet werden, um die Verpackungszellinie zu erzeugen. In dieser
Konfiguration werden die DNA-basierten Alphavirus-Vektoren durch
Transfektion, wie kürzlich
beschrieben, in die Verpackungszellinie eingeführt, gefolgt durch Verdünnungsklonierung,
um Zellinien mit der höchsten
Titer-Produktion zu finden.
-
1. Suizid-Vektor
-
Ein
weiterer Aspekt der vorliegenden Erfindung betrifft die Expression
von Alphavirus-Suizid-Vektoren zum Begrenzen der Ausbreitung von
Wildtyp-Alphavirus in den Verpackungs-/Herstellungs-Zellinien. Kurz
gesagt würde
in einer Ausführungsform
der Alphavirus-Suizid-Vektor eine für die Wildtyp-Alphavirus-Sequenz spezifische
antisense- oder Ribozym-Sequenz die von einem RNA-Rekombinationsereignis
zwischen den 3'-Sequenzen
der Verbindungsabschnitt des Vektors und den 5'-Alphavirus-Struktursequenzen des Expressionsvektors
der Verpackungs-Zellinie erzeugt wird, umfassen. Das antisense-
oder Ribozym-Molekül
würde nur in
Anwesenheit der spezifischen Rekombinationssequenz thermostabil
sein und würde
keinen Effekt in der Alphavirus-Verpackungs-/Herstellungs-Zellinie
aufweisen. In einer anderen Ausführungsform
kann ein toxisches Molekül
(wie die nachstehend offenbarten) auch in Zusammenhang mit einem
nur in Anwesenheit eines Wildtyp-Alphavirus exprimierenden Vektor
exprimiert werden.
-
2. Alphavirus-Vektoren
zum Verhindern der Ausbreitung metastasierender Tumoren
-
Ein
weiterer Aspekt der vorliegenden Erfindung bezieht sich auf die
Verwendung von Alphavirus-Vektoren zum Verhindern oder Reduzieren
der Invasivität
von malignen Neoplasmen. Kurz gesagt bezieht sich das Ausmaß der Malignität typischerweise
auf die Vaskularisation des Tumors. Eine Ursache der Tumor-Vaskularisation
ist die Herstellung von löslichen
Tumor-Angiogenese-Faktoren (TAF) (Paweletz et al., Crit. Rev. Oncol. Hematol.
9: 197, 1989), die von einigen Tumoren exprimiert werden. In einem
Aspekt der vorliegenden Erfindung kann die Tumor-Vaskularisation
durch die Verwendung von Alphavirus-Vektoren zur Expression von
für TAF
spezifischen antisense- oder Ribozym-RNA-Molekülen verlangsamt werden. In
einer anderen Ausführungsform
können
Anti-Angiogenese-Faktoren (Moses et al., Science 248: 1408, 1990,
Shapiro et al., PNAS 84: 2238, 1987) entweder alleine oder in Kombination
mit den vorstehend beschriebenen Ribozymen oder antisense-Sequenzen zum Verlangsamen
oder Inhibieren der Tumor-Vaskularisation exprimiert werden. In
einer anderen Ausführungsform
können
Alphavirus-Vektoren auch zum Exprimieren eines Antikörpers, der
spezifisch für
die TAF-Rezeptoren auf den umgebenden Geweben ist, verwendet werden.
-
H. VERFAHREN ZUR VERWENDUNG
VON ALPHAVIRUS-VEKTOREN
-
1. Immunstimulation
-
In
einem weiteren Aspekt der vorliegenden Erfindung können die
Zusammensetzungen und Verfahren, die zum Verabreichen eines Alphavirus-Vektorkonstrukts
bereit gestellt werden, verwendet werden, welches befähigt ist,
infektiöse,
krebsartige, autoimmune oder Immunkrankheiten zu verhindern, zu
hemmen, zu stabilisieren oder aufzuheben. Typische Beispiele solcher
Krankheiten schließen
virale Infektionen, wie HIV, HBV, HTLV I, HTLV II, CMV, EBV und
HPV, Melanome, Diabetes, Abstoßungsreaktion,
Alzheimer und Herzkrankheiten ein.
-
Noch
spezifischer werden in einem Aspekt der vorliegenden Erfindung die
Zusammensetzungen und Verfahren, die zur Stimulation einer Immunantwort
(entweder humoral oder zellvermittelt) gegen ein pathogenes Agens
bereitgestellt, so daß das
pathogene Agens entweder getötet
oder gehemmt wird. Typische Beispiele von pathogenen Agentien schließen Bakterien,
Pilze, Parasiten, Viren und Krebszellen ein.
-
In
einem Aspekt der vorliegenden Erfindung ist das pathogene Agens
ein Virus und es werden Verfahren zur Stimulation einer spezifischen
Immunantwort und Hemmung der viralen Ausbreitung durch Verwendung
von rekombinanten Alphaviruspartikeln bereit gestellt, welche entworfen
wurden, um ein Vektorkonstrukt zu liefern, welches zu der Expression
eines Antigens oder einer modifizierten Form davon in empfindlichen Zielzellen
führt,
welches entweder befähigt
ist, (1) eine Immunantwort gegen das virale Antigen zu initiieren oder
(2) die virale Ausbreitung durch Besetzen der zellulären Rezeptoren,
welche für
virale Wechselwirkung benötigt
werden, zu verhindern. Die Expression des Vektor-Nukleinsäure-kodierten
Proteins kann transient oder über
die Zeit stabil sein. Wo eine Immunantwort gegenüber einem pathogenen Antigen
zu stimulieren ist, wird das rekombinante Alphavirus vorzugsweise
so entworfen, daß es
eine modifizierte Form des Antigens exprimiert, welche eine Immunantwort
stimuliert und welche eine verminderte Pathogenizität relativ
zu dem nativen Antigen aufweist. Diese Immunantwort wird erreicht,
wenn die Zellen Antigene in korrekter Art und Weise präsentieren,
d. h. im Zusammenhang mit den MHC-Klasse-I- und/oder -II-Molekülen zusammen
mit den zusätzlichen
bzw. Hilfsmolekülen,
wie CD3, ICAM-1, ICAM-2; LFA-1 oder Analoge davon (z. B. Altmann
et al., Nature 338: 512, 1989). Von mit Alphavirus-Vektoren infizierten
Zellen wird erwartet, dies effizient zu tun, weil sie eng die echte
virale Infektion nachahmen, und weil sie: (a) befähigt sind,
nicht replizierende Zellen zu infizieren, (b) nicht in das Wirtszellgenom
integrieren, (c) nicht mit irgendwelchen lebensbedrohenden Erkrankungen
assoziiert sind und (d) hohe Spiegel von heterologem Protein exprimieren.
Wegen dieser Unterschiede können
Alphavirus-Vektoren
leicht als sichere virale Vektoren angenommen werden, welche in
gesunden Individuen zur Verwendung als Vakzine verwendet werden
können.
-
Dieser
Aspekt der Erfindung weist einen weiteren Vorteil über anderen
Systemen auf, von denen erwartet wird, daß sie in ähnlicher Weise derart funktionieren,
daß die
vorhandenen Zellen voll lebensfähig
und gesund sind und niedrige Spiegel von viralen Antigenen, relativ
zu heterologen Genen, welche exprimiert werden, aufweisen. Dies
bietet einen deutlichen Vorteil, weil die exprimierten antigenen
Epitope durch selektive Klonierung der Subfragmente des Gens für das Antigen
in dem rekombinanten Alphavirus verändert werden können, was
zu Antworten gegen die immunogenen Epitope führt, welche anderenfalls durch
immundominante Epitope überschattet
werden können.
Ein solcher Ansatz kann auf die Expression eines Peptids mit verschiedenen
Epitopen, einem oder mehreren von verschiedenen Proteinen abgeleiteten
Epitopen ausgedehnt werden. Darüber
hinaus erlaubt dieser Aspekt die effiziente Stimulierung von zytotoxischen
T-Lymphozyten (CTL), welche gegen antigene Epitope und Peptidfragmente
von Antigenen, welche durch Subfragmente von Genen kodiert werden,
gerichtet sind, durch intrazelluläre Synthese und Assoziation
dieser Peptidfragmente mit MHC-Klasse-I-Molekülen. Dieser Ansatz kann verwendet
werden, um hauptimmundominante Epitope für die CTL-Induktion zu kartieren.
-
Eine
Immunantwort kann auch durch Transfer auf eine geeignete Immunzelle
(so wie ein T-Lymphozyt) des Gens für einen spezifischen T-Zell-Rezeptor,
welcher das Antigen von Interesse (im Zusammenhang mit einem geeigneten
MHC-Molekül,
falls notwendig) erkennt, für
ein Immunglobulin, welches ein Antigen von Interesse erkennt oder
für ein
Hybrid aus den zweien, welches eine CTL-Antwort in Abwesenheit des
MHC-Zusammenhanges liefert, erreicht werden. Daher können rekombinante
Alphavirus-infizierte Zellen als ein Immunstimulans, Immunmodulator
oder Vakzine verwendet werden.
-
In
einem weiteren Aspekt der Erfindung werden Verfahren zur Herstellung
von Hemmungspalliativa bereit gestellt, wobei die Alphavirus-Vektoren
defekte interferierende virale Strukturproteine liefern und exprimieren,
welche den viralen Zusammenbau hemmen. Solche Vektoren können defekte
gag-, pol-, vnv- oder andere virale Partikelproteine oder Peptide
kodieren, und diese würden
in dominanter Weise den Zusammenbau von viralen Partikeln hemmen.
Dies findet statt, da die Wechselwirkung von normalen Untereinheiten
des viralen Partikels durch die Wechselwirkung mit defekten Untereinheiten
gestört
ist.
-
In
einem weiteren Aspekt der Erfindung werden Verfahren für die Expression
von hemmenden Peptiden oder Proteinen, welche für virale Protease spezifisch
sind, bereit gestellt. Kurz gesagt, spaltet die virale Protease
die viralen gag und gag/pol-Proteine
in eine Reihe von kleineren Peptiden. Das Fehlen dieser Spaltung
führt in
allen Fällen
zu einer kompletten Hemmung der Herstellung von infektiösen retroviralen
Partikeln. Als ein Beispiel ist von der HIV-Protease bekannt, eine
Aspartylprotease zu sein, und diese sind dafür bekannt, durch Peptide, hergestellt
aus Aminosäuren
von Proteinen oder Analogen, gehemmt zu werden. Vektoren, um HIV
zu hemmen, werden eine oder mehrere fusionierte Kopien von solchen
Peptidinhibitoren exprimieren.
-
Eine
andere Ausführungsform
schließt
das Liefern von Tumor-Suppressorgenen ein, welche, wenn sie deletiert,
mutiert sind oder nicht in einem Zelltyp exprimiert werden, zur
Tumorgenese in diesem Zelltyp führen. Wiedereinführung des
deletierten Gens mit Hilfe eines viralen Vektors führt zur
Regression des Tumorphenotyps in diesen Zellen. Beispiele solcher
Krebse sind das Retinoplastom und der Wilms-Tumor. Da Bösartigkeit als
eine Hemmung der zellulären
terminalen Differenzierung, verglichen mit normalem Zellwachstum,
betrachtet werden kann, führt
die Übertragung
des Alphavirus-Vektors und die Expression der Genprodukte, welche auch
zur Differenzierung eines Tumors führten sollten, im allgemeinen
zur Regression.
-
In
noch einer anderen Ausführungsform
stellt der Alphavirus-Vektor einen therapeutischen Effekt durch
Kodierung eines Ribozyms (ein RNA-Enzym) bereit (Haseloff und Gerlach,
Nature 334: 585, 1989), welches RNA-Moleküle, welche mit einer pathogenen
Funktion korrespondieren, spaltet und daher inaktiviert. Da Ribozyme
durch Erkennung einer spezifischen Sequenz in der Ziel-RNA funktionieren
und diese Sequenz normalerweise 12 bis 17 Basenpaare aufweist, erlaubt
dies die spezifische Erkennung von bestimmten RNA-Spezies wie einer
RNA oder eines retroviralen Genomes. Zusätzliche Spezifität kann in
einigen Fällen
durch Herstellen dieses, bedingt toxischen Palliativum (siehe unten),
erreicht werden.
-
Ein
Weg zur Steigerung der Effektivität von hemmenden Palliativas
ist, virale hemmende Gene in Verbindung mit der Expression von Genen
zu exprimieren, welche die Wahrscheinlichkeit der Infektion der
resistenten Zelle durch ein infrage kommendes Virus steigern. Das
Ergebnis ist ein nicht-produktives „Sackgassen"-Ereignis, welches um produktive Infektionsereignisse
konkurrieren würde.
Im spezifischen Fall von HIV, können
Vektoren geliefert werden, welche die HIV-Replikation (durch Expression von Anti-sense
tat, etc., wie oben beschrieben) hemmen und auch Proteine wie CD4 überexprimieren,
welche für
die Infektion benötigt werden.
Auf diese Weise wirkt eine relativ kleine Zahl von Vektor-infizierten
HIV-resistenten Zellen als ein „Ausguß" oder „Magnet" für
zahlreiche, nicht produktive Fusionsereignisse mit freiem Virus
oder viral infizierten Zellen.
-
2. Blockierende Agentien
-
Viele
Infektionskrankheiten, Krebs, Autoimmunerkrankungen und andere Krankheiten
schließen
die Wechselwirkung von viralen Partikeln mit Zellen, Zellen mit
Zellen oder Zellen mit Faktoren ein. In viralen Infektionen treten
die Viren gewöhnlicherweise
in die Zellen über
Rezeptoren auf der Oberfläche
der empfänglichen
Zellen ein. Bei Krebserkrankungen können die Zellen nicht angemessen
oder nicht auf alle Signale von anderen Zellen oder Faktoren antworten.
Bei Autoimmunerkrankungen gibt es eine unangemessene Erkennung der „Selbst"-Marker. In der vorliegenden
Erfindung können
solche Wechselwirkungen durch Herstellung eines Analogs oder irgendeines
Partners in einer Interaktion in vivo blockiert werden.
-
Diese
Blockierungshandlung kann intrazellulär, auf der Zellmembran oder
extrazellulär
stattfinden. Die Blockierungswirkung auf einen viralen, oder insbesondere
einen Alphavirus-Vektor, welcher ein Gen zur Blockierung eines Agens
trägt,
kann entweder vom Inneren einer empfänglichen Zelle oder durch Sekretion
einer Version eines blockierenden Proteins vermittelt werden, um
lokal die pathogene Wirkung zu blockieren.
-
Im
Fall von HIV sind die zwei Agentien der Wechselwirkung gp120/gp41-Hüllproteine
und das CD4-Rezeptormolekül.
Deshalb würde
ein geeigneter Blocker ein Vektorkonstrukt, welches entweder ein HIV-env-Analog
exprimiert, das den HIV-Eintritt
ohne Verursachen von pathogenen Effekten blockiert, oder ein CD4-Rezeptor-Analoges
sein. Das CD4-Analoge würde
ausgeschieden werden und fungieren, um Nachbarzellen zu schützen, während das
gp 120/gp 41 ausgeschieden wird oder nur intrazellulär hergestellt
wird, um so nur die Vektor-enthaltenden
Zellen zu schützen.
Es kann vorteilhaft sein, humane Immunglobulinschwere Ketten oder
andere Komponenten zu CD4 hinzuzufügen, um die Stabilität oder die
Komplementlyse zu vergrößern. Übertragen
eines Alphavirus-Vektors, welcher solch ein Hybrid-lösliches
CD4 kodiert, auf einen Wirt, ergibt eine kontinuierliche Versorgung
mit einem stabilen Hybridmolekül.
Die Effizienz der Behandlung kann durch Messung von gewöhnlichen
Indikatoren des Fortschreitens der Krankheit, einschließlich Antikörperspiegel,
virale Antigenproduktion, infektiöse HIV-Spiegel oder Spiegel
von nicht-spezifischen Infektionen untersucht werden.
-
3. Expression
von Palliativa
-
Techniken, ähnlich zu
den oben beschriebenen, können
verwendet werden, um rekombinante Alphaviren mit Vektorkonstrukten
herzustellen, welche die Expression eines Agens (oder „Palliativums") herbeiführen, welches
zur Hemmung einer Funktion eines pathogenen Agens oder Gen befähigt ist.
In der vorliegenden Erfindung meint „befähigt zur Hemmung einer Funktion", daß das Palliativum
entweder direkt die Funktion hemmt oder es indirekt tut, zum Beispiel
durch Überführen eines
Agens, welches in den Zellen vorliegt, welches normalerweise nicht
eine Funktion des pathogenen Agens hemmen würde, in eines, welches es tut.
Beispiele solcher Funktionen für
virale Krankheiten schließen
Adsorption, Replikation, Genexpression, Zusammenbau und Austritt
des Viruses aus infizierten Zellen ein. Beispiele für solche
Funktionen für
Krebszellen oder krebsfördernde
Wachstumsfaktoren schließen Überlebensfähigkeit,
Zellreplikation, veränderte
Empfänglichkeit
zu externen Signalen (zum Beispiel Kontaktinhibition) und Fehlen
der Herstellung oder Herstellung von mutierten Formen von Anti-Onkogenproteinen
ein.
-
(a) Inhibierende Palliativa
-
In
einem weiteren Aspekt der Erfindung kann das Alphavirus-Vektorkonstrukt
verwendet werden, um die Expression eines Gens herbeizuführen, welches
mit der Funktion eines pathogenen Agens, zum Beispiel in viralen
oder malignen Erkrankungen, wechselwirken kann. Eine solche Expression
kann entweder im wesentlichen kontinuierlich oder eine Antwort auf
das Vorliegen in der Zelle eines anderen Agens sein, welches entweder
mit der pathogenen Bedingung oder mit einem spezifischen Zelltyp
(ein „identifizierendes
Agens") assoziiert
ist. Zusätzlich
kann die Vektorübertragung
durch zielorientierten Vektoreintritt kontrolliert werden, welcher,
wie oben beschrieben, spezifisch für den gewünschten Zelltyp (zum Beispiel
eine Virus-infizierte oder maligne Zelle) ist.
-
Ein
Verfahren zur Verabreichung ist die Leukophorese, bei welcher ungefähr 20% der
PBLs eines Individuums zu irgendeiner Zeit entfernt werden und in
vitro manipuliert werden. Daher können etwa 2 × 10⁹ Zellen behandelt werden und ersetzt werden.
Wiederholte Behandlungen können
ebenso ausgeführt
werden. Alternativ kann das Knochenmark behandelt und erlaubt werden,
den wie oben beschriebenen Effekt, zu vervielfachen. Zusätzlich können Verpackungszellinien,
welche einen Vektor herstellen, direkt in ein Subjekt injiziert werden,
wobei eine kontinuierliche Produktion des rekombinanten Virions
erlaubt wird.
-
In
einer Ausführungsform
können
Alphavirus-Vektoren, welche RNA komplementär zu den pathogenen Schlüssel-Gentranskripten
exprimieren (zum Beispiel ein virales Genprodukt oder ein aktiviertes
zelluläres Onkogen),
verwendet werden, um in einem Protein die Translation von diesem
Transkript, wie die Hemmung der Translation des HIV-tat-Proteins,
zu hemmen. Da die Expression dieses Proteins für die virale Replikation erforderlich
ist, wären
Zellen, welche den Vektor enthalten, gegenüber HIV-Replikation resistent
sind.
-
In
einer zweiten Ausführungsform,
wo das pathogene Agens ein einzelsträngiger Virus mit einem Verpackungssignal
ist, wird RNA komplementär
zu dem viralen Verpackungssignal (z. B. ein HIV-Verpackungssignal,
wenn das Palliativum gegen HIV gerichtet ist) exprimiert, so daß die Assoziation
dieser Moleküle
mit dem viralen Verpackungssignal im Falle von Retroviren die Stammschleifenbildung
oder die tRNA-Primerbindung, welche für eine geeignete Einkapselung
oder Replikation des Alphavirus-RNA-Genom benötigt wird, hemmt.
-
In
einer dritten Ausführungsform
kann ein Alphavirus-Vektor eingeführt werden, welcher ein Palliativum
exprimiert, welches zur selektiven Hemmung der Expression eines
pathogenen Gens oder eines Palliativum befähigt ist, welches zur Hemmung
der Aktivität
eines Proteins befähigt
ist, welches durch das pathogene Agens hergestellt wird. Im Fall
von HIV ist ein Beispiel ein mutiertes tat-Protein, welchem die
Fähigkeit
fehlt, die Expression von der HIV-LTR zu trans-aktivieren und (in
einer transdominanten Weise) mit der normalen Funktion des tat-Proteins
zu interferieren. Eine solche Mutante ist für das HTLV-II-tat-Protein („XII Leu5"-Mutant,
siehe Wachsman et al., Science 235: 674, 1987) identifiziert worden.
Ein mutierter Trans-Repressor
tat sollte die Replikation mehr hemmen als für einen mutierten Repressor
in HSV-1 gezeigt worden ist (Friedmann et al., Nature 335: 452,
1988).
-
Ein
solches transkriptionelles Repressorprotein kann in der Gewebekultur
unter Verwendung beliebiger Virus-spezifischer transkriptioneller
Promotoren, deren Expression durch ein Virus-spezifisches transaktivierendes
Protein (wie oben beschrieben) stimuliert wird, ausgewählt werden.
Im speziellen Fall von HIV wird die Zellinie, welche das HIV-tat-Protein
und das HSVTK-Gen exprimiert, welche durch den HIV-Promotor angetrieben
werden, in Anwesenheit von ACV sterben. Wenn jedoch eine Reihe von
mutierten tat-Genen in das System eingeführt wird, wird eine Mutante
mit angemessenen Eigenschaften (d. h. der die Transkription durch den
HIV-Promotor in
Anwesenheit des Wildtyp-tats unterdrückt) wachsen und ausgewählt werden.
Das mutierte Gen kann dann aus diesen Zellen reisoliert werden.
Eine Zellinie, welche mehrere Kopien des bedingt letalen Vektor/tat-Systems
enthält,
kann verwendet werden, um sicherzustellen, daß die überlebenden Zellklone nicht
durch endogene Mutationen in diesen Genen verursacht werden. Eine
Serie von zufällig
mutierten tat-Genen wird dann in diese Zellen unter Verwendung eines „rettungsfähigen" Alphavirus-Vektors
(d. h. einer, der das mutierte tat-Protein exprimiert und einen
bakteriellen Ursprung der Replikation und Drogenresistenzmarker
für das
Wachstum und die Selektion in Bakterien enthält) eingeführt. Dies erlaubt, eine große Reihe von
zufälligen
Mutationen zu bewerten und erlaubt ein leichtes anschließendes molekulares
Klonieren der gewünschten
mutierten Zellinie. Dieses Verfahren kann verwendet werden, um Mutationen
in einer Vielzahl von viralen transkriptionellen Aktivator/viralen
Promotor-Systemen für
potentielle antivirale Therapien zu identifizieren und zu verwenden.
-
4. Bedingt
toxische Palliativa
-
Ein
anderer Ansatz zur Hemmung eines pathogenen Agens ist, ein Palliativum
zu exprimieren, welches toxisch für die Zelle ist, die den pathogenen
Zustand exprimiert. In diesem Fall sollte die Expression des Palliativum
vom Vektor durch die Gegenwart einer Wesenheit begrenzt werden,
welche mit dem pathogenen Agens, wie eine spezifische virale RNA-Sequenz,
verknüpft
ist, welche den pathogenen Status identifiziert, um eine Zerstörung der
nicht-pathogenen Zellen zu verhindern.
-
In
einer Ausführungsform
dieser Verfahrens trägt
ein rekombinanter Alphavirus-Vektor
ein Vektorkonstrukt, welches (wie oben diskutiert) ein toxisches
Gen enthält,
welches von einem zellspezifisch-reagierenden Vektor exprimiert
wird. Auf diese Weise werden schnell replizierende Zellen, welche
RNA-Sequenzen enthalten, welche zur Aktivierung des zellspezifischen
reagierenden Vektors befähigt
sind, bevorzugt durch das toxische Agens zerstört, welches durch das Alphavirus-Vektorkonstrukt hergestellt
wird.
-
In ähnlicher
Weise zu der vorherigen Ausführungsform
kann das Alphavirus-Vektorkonstrukt
ein Gen für
Phosphorylierung, Phosphoribosylierung, Ribosylierung oder einen
anderen Metabolimus des Purin- oder Pyrimidin-basierten Arzneimittels
tragen. Dieses Gen darf kein Äquivalent
in Säugerzellen
aufweisen und könnte
aus einem Organismus, wie ein Virus, Bakterie, Pilz oder Protozoe
stammen. Ein Beispiel für
dies würde
das E. coli-Guanin-Phosphoribosyl-Transferase-Genprodukt sein, welches
in Anwesenheit von Thioxanthin tödlich
ist (siehe Besnard et al., Mol. Cell. Biol. 7: 4139–4141, 1987).
Bedingt tödliche
Genprodukte dieses Typs (oben auch als „Arzneimittelvorstufen" bezeichnet) finden
Anwendung in vielen gegenwärtig
bekannten Purin- oder Pyrimidin-basierten Antikrebs-Arzneimitteln,
welche häufig
die intrazelluläre
Ribosylierung oder Phosphorylierung benötigen, um wirksame toxische
Mittel zu werden. Das bedingt tödliche
Genprodukt könnte
auch ein nicht-toxischer Arzneistoff, welcher kein Purin- oder Pyrimidin-Analog
ist, in eine zytotoxische Form metabolisieren (siehe Searle et al.,
Brit. J. Cancer 53: 377–384,
1986).
-
Säugerviren
neigen im allgemeinen dazu, „immediate
early"-Gene aufzuweisen,
welche für
die anschließende
transkriptionelle Aktivierung von anderen viralen Promotorelementen
notwendig sind. RNA-Sequenzen von dieser Natur sind ausgezeichnete
Kandidaten zur Aktivierung von Alphavirus-Vektor-intrazellulären Signalen
(oder „identifizierenden
Agentien") der viralen
Infektion. Deshalb könnten bedingt
tödliche
Gene, welche von Alphavirus-zellspezifischen Vektoren exprimiert
werden, welche auf diese viralen „immediate early" Genprodukte reagieren,
spezifisch Zellen töten,
welche mit einem beliebigen speziellen Virus infiziert sind. Zusätzlich,
da die humanen α-
und β-Interferon
Promotorelemente transkriptionell als Antwort auf die Infektion mit
einer breiten Vielzahl von nicht-verwandten Viren aktiviert sind,
könnte
die Einführung
von Vektoren, welche ein bedingt letales Genprodukt, wie HSVTK beispielsweise,
als Antwort auf die Interferonherstellung exprimieren, die Zerstörung der
Zellen ergeben, welche mit einer Vielzahl von verschieden Viren
infiziert sind.
-
Die
vorliegende Erfindung stellt einen rekombinanten Alphavirus-Vektor
bereit, welcher ein Vektorkonstrukt trägt, das zur Expression eines
Genprodukts führt,
welches zur Aktivierung eines auf andere Weise inaktiven Vorläufers in
einen aktiven Hemmstoff des pathogenen Agens befähigt ist. Beispielsweise kann
das HSVTK-Genprodukt
verwendet werden, um noch effektiver mögliche antivirale Nukleosidanaloge,
wie AZT oder ddC, zu metabolisieren. Das HSVTK-Gen kann unter der
Kontrolle eines zellspezifisch reagierenden Vektors exprimiert werden
und in diese Zelltypen eingeführt
werden. AZT (und andere nukleosidische antivirale Substanzen) müssen durch
den zellulären
Mechanismus in die Nukleotidtriphosphatform metabolisiert werden,
um spezifisch die retrovirale reverse Transkriptase und deshalb
die HIV-Replikation zu hemmen (Furman et al., Proc. Natl. Acad.
Sci. USA 83: 8333–8337,
1986). Die konstitutive Expression von HSVTK (ein Nukleosid und
Nukleosidkinase mit sehr breiter Substratspezifität) ergibt
einen effektiveren Metabolismus dieser Arzneimittel in ihre biologisch
aktive Nukleotidtriphosphatform. Die AZT- oder ddC-Therapie wird
hierdurch effektiver, was niedrigere Dosierungen, geringere allgemeine
Toxizität
und höhere
Wirksamkeit gegen die produktive Infektion erlaubt. Zusätzlich werden
Nukleosidanaloge, deren Nukleotidtriphosphatform eine Selektivität für retrovirale
Transkriptase zeigt, aber als ein Ergebnis der Substratspezifität der zellulären Nukleosid-
und Nukleotidkinase nicht phosphoryliert werden, wirksamer gemacht.
-
Verabreichung
dieser Alphavirus-Vektoren an humane T-Zellen und Makrophagen/Monozytenzellinien kann
ihre Resistenz gegen HIV in Anwesenheit von AZT und ddC, verglichen
mit derselben Zelle ohne retrovirale Vektorbehandlung, vergrößern. Behandlung
mit AZT würde
bei niedrigeren als normalen Spiegeln toxische Nebenwirkungen vermeiden,
aber noch immer wirksam die Ausbreitung von HIV verhindern. Der
Behandlungsverlauf würde
wie für
den Hemmstoff bzw. Blocker beschrieben sein.
-
In
einer Ausführungsform
trägt der
rekombinante Alphavirus-Vektor ein Gen, welches ein Produkt spezifiziert,
welches selbst nicht toxisch ist, aber wenn es prozessiert oder
durch ein Protein, wie eine Protease, welche für ein virales oder anderes
Pathogen spezifisch ist, modifiziert wird, in eine toxische Form überführt wird.
Beispielsweise könnte
der rekombinante Alphavirus ein Gen tragen, welches ein Pro-Protein
für die
Ricin-A-Kette kodiert, welches durch Prozessierung durch die HIV-Protease
toxisch wird. Noch spezifischer könnte eine synthetische inaktive
Pro-Proteinform
des Toxins Ricin oder der Diphtherie-A-Kette in die aktive Form
durch Anordnung der HIV viral-kodierten Protease gespalten werden,
sodaß sie
ein angemessenes „Pro"-Element erkennt
und abspaltet.
-
In
einer Ausführungsform
kann das Alphavirus-Konstrukt ein „Reporter"-Produkt auf der Oberfläche von
Targetzellen als Antwort auf die Anwesenheit eines identifizierenden
Agens in den Zellen (wie die Expression eines viralen Gens) exprimieren.
Dieses Oberflächenprotein
kann durch ein zytotoxisches Agens, wie Antikörper gegen das Reporter-Protein,
oder durch zytotoxische T-Zellen erkannt werden. In ähnlicher
Weise kann ein solches System als ein Detektionssystem verwendet
werden (siehe unten), um einfach diese Zellen mit einem bestimmten
Gen zu identifizieren, welches ein identifizierendes Protein exprimiert.
-
Ähnlich kann
in einer anderen Ausführungsform
ein Oberflächenprotein
exprimiert werden, welches selbst therapeutisch vorteilhaft ist.
In dem besonderen Fall von HIV kann die Expression des humanen CD4-Protein,
speziell in HIV-infizierten Zellen, auf zwei Weisen vorteilhaft
sein:
- 1. Das Binden von CD4 an HIV-env könnte intrazellulär die Bildung
von lebensfähigen
viralen Partikeln hemmen, etwa wie es für lösliches CD4 gezeigt worden
ist, auf den freien Virus zu wirken, aber ohne das Problem der systemischen "Clearance" bzw. "Klärung" und möglicher
Immunogenität,
weil das Protein membrangebunden bleiben wird und strukturell identisch
zu endogenem CD4 ist (zu welchem der Patient immunologisch tolerant
sein sollte).
- 2. Da der CD4/HIV-env-Kompelx als ein Grund für Zelltod
angenommen wird, führt
die zusätzliche
Expression von CD4 (in Anwesenheit eines Überschuß von HIV-env, vorliegend in
HIV-infizierten Zellen) zu einem schnelleren Zelltod und hemmt daher
die virale Verbreitung. Dies kann besonders für Monozyten und Makrophagen
verwendbar sein, welche als Reservoir für die Virusproduktion als ein
Ergebnis ihrer relativen Anfälligkeit
auf HIV-induzierte Zytotoxizität
wirken (welche wiederum offensichtlich wegen des relativen Fehlens
von CD4 auf ihren Zelloberflächen
ist).
-
In
einer anderen Ausführungsform
kodiert der Alphavirus-Vektor ein Riboenzym, welches RNA-Moleküle, welche
für die Überlebensfähigkeit
der Vektor-infizierten Zelle essentiell sind, spalten und inaktivieren wird.
Durch Abhängigmachen
der Ribozymproduktion von einer spezifischen RNA-Sequenz, welche
mit einem pathogenen Status, wie HIV-tat, korrespondiert, ist die
Zytotoxizität
für den
pathogenen Status spezifisch.
-
5. Expression
von Markern
-
Die
oben beschriebene Technik zur Expression eines Palliativum in einer
Zelle als Antwort auf eine spezifische RNA-Sequenz kann auch modifiziert
werden, um den Nachweis eines bestimmten Gens in einer Zelle zu
ermöglichen,
welche ein zu identifizierendes Protein exprimiert (z. B. ein Gen,
welches durch einen bestimmten Virusgetargen getragen wird) und
folglich den Nachweis von Zellen, die dieses Virus tragen, ermöglicht.
Zusätzlich
ermöglicht
diese Technik den Nachweis von Viren (wie HIV) in einer klinischen
Probe von Zellen, welche ein identifizierendes Protein, welches
mit dem Virus assoziiert ist, tragen.
-
Diese
Modifikation kann durch Bereitstellen eines Genoms, welches ein
Produkt kodiert, dessen Gegenwart schnell identifiziert werden kann
(das „Markerprodukt"), in einem Alphavirus-Vektor
durchgeführt
werden, welcher auf die Anwesenheit des zu identifizierenden Proteins
in den infizierten Zellen reagiert bzw. antwortet. Beispielsweise
stellt HIV, wenn es geeignete Zellen infiziert, tat und rev her.
Die Indikator-Zellen können daher
mit einem Genom (wie durch Infektion mit einem geeigneten rekombinanten
Alphavirus) bereit gestellt werden, welches ein Markergen, wie das
alkalische Phosphatasegen, β-Galactosidasegen
oder Luziferasegen, kodiert, welches durch das rekombinante Alphavirus
nach Aktivierung durch das tat- und/oder rev-RNA-Transkript exprimiert
wird. Im Falle der β-Galactosidase oder
alkalischen Phosphatase ergibt das Aussetzen der Zellen gegenüber Substratanalogen
eine Farb- oder Fluoreszenzänderung,
falls die Probe HIV-positiv ist. Im Falle der Luziferase ergibt
das Aussetzen der Probe gegenüber
Luciferin eine Lumineszenz, wenn die Probe HIV-positiv ist. Für intrazelluläre Enzyme
wie β-Galactosidase
kann der Virustiter direkt durch Zählen der gefärbten oder
fluoreszierenden Zellen oder durch Herstellen von Zellextrakten
und Ausführen
einer geeigneten Untersuchung gemessen werden. Für die membrangebundene Form
der alkalischen Phosphatase kann der Virustiter ebenso durch Durchführen einer
Enzymuntersuchung auf der Zelloberfläche unter Verwendung eines
Fluoreszenzsubstrats gemessen werden. Für sezernierte Enzyme, wie eine
konstruierte Form, der alkalischen Phosphatase werden kleine Proben
der Kulturüberstände auf
ihre Aktivität
untersucht, was eine kontinuierliche Überwachung einer einzelnen
Kultur über
die Zeit erlaubt. Daher können
verschiedene Formen dieses Markersystems für verschiedene Zwecke verwendet
werden. Diese schließen
ein Zählen
des aktiven Virus oder empfindliches und einfaches Messen der viralen
Ausbreitung in einer Kultur und die Hemmung dieser Ausbreitung durch
verschiedene Arzneimittel ein.
-
Weitere
Spezifität
kann in das vorherige System durch Prüfen auf Anwesenheit des Virus,
entweder mit oder ohne neutralisierende Antikörpern gegen dieses Virus, eingeführt werden.
Beispielsweise können
in einem Teil der klinischen getesteten Probe neutralisierende Antikörper gegen
HIV vorliegen, während
in einem anderen Teil keine neutralisierenden Antikörper vorliegen
würden.
Falls die Tests in dem System negativ waren, wo Antikörper vorlagen,
und positiv, wo keine Antikörper vorlagen,
würde dies
helfen, die Anwesenheit von HIV zu bestätigen.
-
In
einem analogen System für
eine in-vitro-Untersuchung kann die Anwehsenheit eines bestimmten Gens,
wie ein virales Gen, in einer Zellprobe bestimmt werden. In diesem
Fall werden die Zellen in der Probe mit einem geeigneten Alphavirus-Vektor
infiziert, welcher ein Reportergen trägt, welches nur in Gegenwart
eines geeigneten viralen RNA-Transkriptes exprimiert wird. Das Reportergen
wird, nach Eintreten in die Probenzellen, sein Reporterprodukt (wie β-Galactosidase
oder Luziferase) nur exprimieren, wenn die Wirtszelle das geeignete
virale Protein exprimiert.
-
Diese
Untersuchungen sind schneller und sensitiver, weil das Reportergen
eine größere Menge
des Reporterprodukts als das vorliegende zu identifizierende Agens
exprimieren kann, was einen Amplifikationseffekt ergibt.
-
6. Immunherrunterregulation
-
Wie
oben kurz beschrieben, stellt die vorliegende Erfindung auch ein
rekombinantes Alphavirus bereit das ein Vektorkonstrukt trägt welches
zur Suppression eines oder mehrerer Elemente des Immunsystems in Targetzellen
befähigt
ist, welche mit dem Alphavirus infiziert sind.
-
Kurz
gesagt, spezifische Herrunterregulation einer ungeeigneten oder
unerwünschten
Immunantwort, wie bei chronischer Hepatitis oder in Transplantaten
von heterologen Geweben wie Knochenmark, kann unter Verwendung von
immunsuppressiven viralen Genprodukten konstruiert werden, welche
die Oberflächenexpression
des Transplantations(MHC)-Antigens unterdrücken. Gruppe-C Adenoviren Ad2
und Ad5 besitzen ein 19 kd Glykoprotein (gp 19), welches in der
E3-Region des Virus kodiert ist. Dieses gp-19-Molekül bindet
an Klasse I-MHC-Moleküle im endosplasmatischen
Reticulum der Zellen und verhindert terminale Glykolisierung und
Translokation der Klassel-MHC an die Zelloberfläche. Beispielsweise können vor
der Knochenmarkstransplantation Spender-Knochenmarkszellen mit gp 19-kodierenden
Vektorkonstrukten infiziert werden, welche nach Expression des gp
19 die Oberflächenexpression
des MHC-Klasse I- Transplantationsantigens
hemmen. Diese Spenderzellen können
mit einem geringen Risiko der Abstoßungsreaktion transplantiert
werden und können
eine minimale immunsuppressive Lebensweise für den transplantierten Patienten
erfordern. Dies kann einem akzeptablen Spender-Empfänger-chimären Status
mit dem Auftreten von weniger Komplikationen ermöglichen. Ähnliche Behandlungsweisen können verwendet
werden, um eine Reihe von sogenannten Autoimmunkrankheiten zu behandeln,
einschließlich
Lupus Erythematodes, Multiple Sklerose, rheumatische Arthritis oder
chronisches Hepatitis-B-Infektion.
-
Eine
alternative Methode schließt
die Verwendung einer Antisense-Botschaft, eines Ribozyms oder anderer
spezifischer Genexpressionshemmer, welche für T-Zellklone spezifisch sind,
welche in der Natur autoreaktiv sind, ein. Diese blockieren die
Expression von T-Zellrezeptoren auf bestimmten unerwünschten
Klonen, welche für
eine Autoimmunantwort verantwortlich sind. Die Antisense-, Ribozym-
oder andere Gene können
unter Verwendung des viralen Vektor-Übertragungssystems eingeführt werden.
-
7. Ersetzende
oder vergrößernde Gentherapie
-
Ein
weiterer Aspekt der vorliegenden Erfindung bezieht sich auf das
Transformieren von Tierzellen können
mit rekombinanten Alphavirus-Vektoren, welche als Gentransfervehikel
dienen, um genetische Sequenzen zu liefern, welche befähigt sind,
ein therapeutisches Protein zu exprimieren. In einer Ausführungsform wird
das virale Vektorkonstrukt entworfen, ein therapeutisches Protein
zu exprimieren, welches zur Verhinderung, Hemmung, Stabilisierung
oder Umkehrung eines ererbten oder nicht-ererbten genetischen Defekts
im Metabolismus, Immunregulation, Hormonregulation, enzymatischer
oder Membran-assoziierter strukturellen Funktion befähigt ist.
Diese Ausführungsform
beschreibt auch einen viralen Vektor, welcher zur Transduktion individueller
Zellen befähigt
ist, wobei das therapeutische Protein befähigt ist, systemisch oder lokal
von einer spezifischen Zelle oder Gewebe exprimiert zu werden, wodurch
das therapeutische Protein (a) zum Ersetzen eines abwesenden oder
beschädigten
zellulären
Proteins oder Enzym oder (b) zur ergänzenden Herstellung eines beschädigten oder
wenig exprimierten zellulären Proteins
oder Enzym befähigt
ist. Solche Krankheiten können
zystische Fibrose, Parkinsonerkrankung, Hypercholesterolämie, Adenosindesaminasedeffizienz, β-Globulinkrankheiten,
Hämophilie
A & B, Gaucher's Erkrankung, Diabetes
und Leukämie
einschließen.
-
Als
ein Beispiel kann ein rekombinanter Alphavirus-viraler-Vektor verwendet
werden, um die Gaucher's
Erkrankung zu behandeln. Kurz gesagt, ist die Gaucher's Erkrankung eine
genetische Störung,
welche durch einen Mangel des Enzyms Glukozerebrosidase gekennzeichnet
ist. Dieser Therapietyp ist ein Beispiel einer Einzelgen-Ersatztherapie
durch Bereitstellen eines funktionellen zellulären Enzyms. Dieser Enzymmangel
führt zur
Akkumulation von Glukozerebrosid in den Lysosomen aller Zellen im
Körper.
Der Krankheitsphenotyp manifestiert sich jedoch nur in den Makrophagen,
außer
in der sehr seltenen Neuronen-pathogenen Form der Krankheit. Diese
Krankheit führt
gewöhnlich
zu einer Vergrößerung der
Leber und Milz und zu Schädigungen
in den Knochen (zur Übersicht,
siehe Science 256: 794, 1992 und The Metabolic Basis of Inherited Disease,
6. Aufl., Scriver et al., Bd. 2, S. 1677).
-
8. Verabreichung der Alphavirus-Partikel
-
In
anderen Aspekten der vorliegenden Erfindung werden Verfahren zum
Verabreichen rekombinanter Alphavirusvektoren oder Partikel bereit
gestellt. Kurz gesagt, die letzte Art der viralen Vektorverabreichung
vertraut gewöhnlicherweise
auf die spezifische therapeutische Anwendung, die beste Art, die
Vektorwirkung zu steigern, und den wirksamsten Verabreichungsweg.
Allgemein schließt
diese Ausführungsform
rekombinante Alphavirus-Vektoren ein, welche entworfen werden können, durch
zum Beispiel (1) direkte Injektion in den Blutstrom, (2) direkte
Injektion in ein spezifisches Gewebe oder Tumor, (3) orale Verabreichung,
(4) nasale Inhalation, (5) direkte Anwendung auf Schleimhautgewebe
oder (6) ex vivo-Verabreichung
der transduzierten autologen Zellen in das Lebewesen verabreicht
zu werden. Deshalb kann der therapeutische Alphavirus-Vektor in
solch einer Weise verabreicht werden, so daß der Vektor (a) eine normale
gesunde Zelle transduzieren und die Zelle in einen Hersteller eines
therapeutischen Proteins oder Agens transformieren kann, welches
systemisch oder lokal sezerniert wird, (b) eine anomalen oder geschädigten Zelle
transformieren kann, wobei die Zelle in einen normalen funktionierenden
Phenotyp transformiert wird, (c) eine anomalen Zelle transformieren kann,
so daß sie
zerstört
wird und/oder (d) Zellen transduzieren kann, um die Immunantwort
zu beeinflussen.
-
I. MODULATION
DER AKTIVITÄT
VON TRANSKRIPTIONSFAKTOREN
-
In
einer anderen Ausführungsform
können
Alphavirus-Vektoren verwendet werden, um die Wachstumskontrollaktivität von Transkriptionsfaktoren
in der infizierten Zelle zu regulieren. Kurz gesagt, beeinflussen Transduktionsfaktoren
direkt das Muster der Genexpression durch sequenzspezifische Transaktivierung
oder Repression (Karin, New Biologist 21: 126–131, 1990). Daher ist es nicht überraschend,
daß die
mutierten Transkriptionsfaktoren eine Familie von Onkogenen darstellen.
Alphavirus-Gentransfertherapie
kann verwendet werden, um beispielsweise die Kontrolle von Tumorzellen
wieder umzukehren, deren unreguliertes Wachstum durch onkogene Transkriptionsfaktoren
und Proteine aktiviert ist, welche die Bindung kooperativ in der
Bildung von homo- oder heterodimeren, trans-aktivierenden oder – reprimierenden
Transkriptionsfaktorkomplexen fördern
oder hemmen.
-
Ein
Verfahren zum Umkehren der Zellproliferation würde sein, das trans-aktivierende
Potential des c-myc/Max heterodimeren Transkriptionsfaktorkomplexes
zu hemmen. Kurz gesagt, das nukleäre Onkogen c-myc wird von proliferierenden
Zellen exprimiert und kann durch verschiedene unterschiedliche Mechanismen,
einschließlich
retrovirale Insertion, Amplifikation und chromosomale Translokation,
aktiviert werden. Das Max-Protein wird in ruhenden Zellen und, unabhängig von
c-myc, entweder
allein oder in Verbindung mit einem nicht-identifizierten Faktor
exprimiert, welcher fungiert, um die Expression derselben Gene,
welche durch das myc/Max-Heteromer aktiviert werden, zu unterdrücken (Cole,
Cell 65: 715–716,
1991).
-
Die
Hemmung der c-myc oder c-myc/Max-Proliferation von Tumorzellen kann
durch die Überexpression
von Max in Targetzellen, kontrolliert durch Alphavirus-Vektoren, durchgeführt werden.
Das Max-Protein weist nur 160 Aminosäuren (korrespondierend zu 480
Nukleotiden RNA-Länge)
auf und wird leicht in einen Alphavirus-Vektor entweder unabhängig oder
in Verbindung mit anderen Genen und/oder Antisense-/Ribozymkomponenten
aufgenommen, welche auf Faktoren gerichtet sind, welche die Wachstumskontrolle
der Zellen aufheben.
-
Modulierung
von Homo/Hetero-Komplexverbindung ist ein anderer Ansatz, die Transkriptionsfaktor-aktivierte
Genexpression zu kontrollieren. Beispielsweise wird der Transport
vom Zytoplasma in den Kern des transaktivierenden Transkriptionsfaktors
NF-κB durch
einen Heterodimerkomplex mit dem Inhibitorprotein IκB verhindert.
Nach Induktion durch eine Vielzahl von Agentien, einschließlich bestimmter
Zytokine, wird IκB phosphoryliert
und NF-κB
freigesetzt und in den Kern transportiert, wo es seine sequenzspezifische
transaktivierende Funktion ausüben
kann (Baeuerle und Baltimore, Science 242: 540–546, 1988). Die Dissoziation
des NF-κB/IκB-Komplexes
kann durch Maskieren der Phosphorylisierungsstelle von IκB durch einen
Antikörper verhindert
werden. Dieser Ansatz würde
effizient die Trans-aktivierungsaktivität des NF-IκB-Transkriptionsfaktors durch Verhindern
seines Transports in den Kern hemmen. Die Expression des IκB-Phosphorylierungs-Sequenzspezifischen
Antikörpers
oder Proteins in Targetzellen kann mit einem Alphavirus-Gentransfervektor durchgeführt werden.
Ein ähnlicher
zu dem hier beschriebenen Ansatz könnte verwendet werden, um die
Bildung des tans-aktivierenden Transkriptions-Heterodimer-Faktors
AP-1 (Turner und Tijan, Science 243: 1689, 1989) durch Hemmung der
Bindung zwischen den jun- und fos-Proteinen zu verhindern.
-
J. PHARMAZEUTISCHE ZUSAMMENSETZUNGEN
-
Wie
oben angemerkt, stellt die vorliegende Erfindung auch pharmazeutische
Zusammensetzungen bereit, welche ein Sindbis-Vektorkonstrukt in
Verbindung mit einem pharmazeutisch verträglichen Träger, Verdünnungsmittel oder Empfänger, umfassen.
-
Die
folgenden Beispiele werden zur Beschreibung und nicht zur Einschränkung bereit
gestellt.
-
BEISPIEL 1
-
KLONIERUNG
EINER SINDBIS-cDNA MIT GENOMISCHER LÄNGE
-
Die
Natur der Viren mit einem RNA-Genom mit positiver Polarität ist derart,
daß, wenn
sie in eine eukaryotische Zelle eingeführt werden, welche als permissiver
Wirt dient, die gereinigte genomische Nukleinsäure als funktionelles messenger-RNA-(mRNA)-Molekül dient.
Deshalb kann diese genomische RNA, gereinigt aus dem Virus, den
gleichen Infektionszyklus initiieren, welcher für die Infektion durch das Wildtypvirus,
aus welchem die RNA gereinigt wurde, charakteristisch ist.
-
Der
Sindbis-Virusstamm Ar-339 (ATCC #VR-1248, Taylor et al., Am. J.
Trop. Med. Hyg. 4: 844, 1955), isoliert aus dem Mosquito Culexus
univittatus, wird in Babyhamsternieren- bzw. "baby hamster kidney"-(BHK)-Zellen vermehrt, welche mit geringer
Multiplizität
(0,1 PFU/Zelle) infiziert werden. Alternativ kann der Sindbis-Virusstamm hr (Lee
Biomolecular, San Diego, CA) verwendet werden und durch die gleichen
Verfahren vermehrt werden. Sindbis-Virionen werden aus dem geklärten Lysat
48 Stunden nach Infektion mit 10% (w/v) Polyethylenglykol (PEG-8000)
bei 0°C,
wie kürzlich
beschrieben, präzipitiert.
Die in dem PEG-Pellet enthaltenen Sindbis-Virionen werden mit 2%
SDS lysiert, und die polyadenylierte mRNA wird durch Chromatographie
unter Verwendung im Handel erhältlicher
Oligo-dT-Säulen
(Invitrogen) isoliert. Zwei Runden der Erststrang-cDNA-Synthese
werden mit der polyA-selektierten mRNA unter Verwendung eines Oligonukleotidprimers
mit der unten gezeigten Sequenz durchgeführt:
-
Der
Primer enthält
an seinem 5'-Ende
eine fünf
Nukleotid-„Puffersequenz" für einen
effizienten Restriktionsendonukleaseverdau, gefolgt durch eine Xba
I Erkennungssequenz, 25 aufeinanderfolgenden dT-Nukleotiden und
sechs Nukleotiden, welche präzise
komplementär
zu dem äußersten
Sindbis 3'-Ende
sind. Daher erfolgt diese Selektion für die erste Runde der cDNA-Synthese
auf zwei Niveaus:
-
(1)
polyadenylierte Moleküle,
eine Voraussetzung für
funktionelle mRNA und (2) selektives Starten bzw. "Primen" der Sindbis-mRNA-Moleküle in einem
Pool, welcher verschiedene mRNA-Spezies enthält. Ferner wird die reverse
Transkription in Anwesenheit von 10 mM MeHgOH ausgeführt, um
die Häufigkeit
von künstlichen
Stops während
der reversen Transkription zu verringern.
-
Die
primäre
genomische Sindbis-cDNA wird durch PCR in sechs unterschiedlichen
Segmenten unter Verwendung von sechs Paaren von überlappenden Primern amplifiziert.
Zusätzlich
zu viralen komplementären Sequenzen,
enthält
der Sindbis-5'-Ende-Forward-Primer
bzw. Sindbis-5'-Ende-Vorwärts-Primer
die 19 Nukleotidsequenz, welche dem bakteriellen SP6-RNA-Polymerasepromotor
entspricht und die Apa I-Restriktions-Endonuklease-Erkennungssequenz,
welche mit seinem 5'-Ende
verknüpft
ist. Eine fünf
Nukleotid-„Puffersequenz" für den effizienten
Verdau geht der Apa I-Erkennungssequenz voran. Die bakterielle SP6-RNA-Polymerase ist ausgeglichen,
so daß die
Transkription in vitro den Einschluß von nur einem einzelnen nicht-viralen
G-Ribonukleotid, verknüpft
an das A-Ribonukleotid, ergibt, welches dem authentischen Sindbis-5'-Ende entspricht.
Einschluß der
Apa I-Erkennungssequenz
erleichtert die Insertion des PCR-Amplikons bzw. PCR-Amplifikationsproduktes
in die Plasmid-Vektor-(pKS II+, Strategene)-Polylinkersequenz.
Die Sequenz des SP6-5'-Sindbis-Forward-Primers
und aller anderen Primerpaare, welche notwendig sind, um das ganze Sindbis-Genom
zu amplifizieren, werden unten gezeigt. Die Referenzsequenz (GenBank
Hinterlegungs-Nr. SINCG)
stammt aus Strauss et al., Virology 133: 92–110.
-
-
Die
PCR-Amplifikation der Sindbis-cDNA mit den oben gezeigten sechs
Primersets wird in getrennten Reaktionen unter Verwendung der Thermalase-thermostabilen-DNA-Polymerase (Amresko
Inc., Solon, Ohio) und dem Puffer, enthaltend 1,5 mM MgCl
2, welcher durch den Lieferanten bereit gestellt
wird, ausgeführt.
Zusätzlich
enthalten die Reaktionen 5% DMSO und die Heißstart-Wachskügelchen
(Perkin-Elmer) unter
Verwendung des folgenden, unten gezeigten PCR-Amplifikationsprotokolls:
-
Auf
die Amplifikation folgend, werden die sechs Reaktionsprodukte erst
in den pCR-II-Vektor
(Invitrogen) insertiert, dann unter Verwendung der oben gezeigten,
geeigneten Enzyme schrittweise in den pKS II+-(Stratagene)-Vektor
zwischen die Apa I- und Xba I-Stellen insertiert. Dieser Klon wird
als pVGSP6GEN bezeichnet.
-
Der
Sindbis-genomische cDNA-Klon pVGSP6GEN wird durch Verdau mit Xba
I linearisiert, welches pVGSP6GEN einmal, direkt angrenzend und
stromabwärts
zu der 25 Nukleotid-langen poly-dA:dT-Strecke, spaltet. Der linearisierte
pVGSP6GEN-Klon wird
mit Geneclean (BIO 101, La Jolla, CA) gereinigt und auf eine Konzentration
von 0,5 mg/ml eingestellt. Die Transkription des linearisierten
pVGSP6GEN-Klons wird in vitro bei 40°C für 90 Minuten gemäß den folgenden
Reaktionsbedingungen ausgeführt:
2 ml DNA/4,25 ml H2O/10 ml 2,5 mM NTPs (UTP,
ATP, GTP, CTP)/1,25 ml 20 mM m7 G(5')ppp(5')G cap Analog/1,25
ml 100 mM DTT/5 ml 5X Transkriptionspuffer (Promega)/0,5 ml Rnasin
(Promega)/0,25 ml 10 mg/ml Rinderserumalbumin/0,5 ml SP6-RNA-Polymerase
(Promega). Die in vitro-Transkriptionsreaktionsprodukte
können
mit DNase I (Promega) verdaut werden und durch nachfolgende Phenol/CHCl3- und Etherextraktion, gefolgt durch Ethanolpräzipitation,
gereinigt werden, oder alternativ direkt für die Transfektion verwendet
werden. Die in vitro-Transkriptionsreaktionsprodukte oder gereinigte
RNA werden mit einer im Handel erhältlichen kationischen Lipidverbindung (Lipofectin,
GIBCO-BRL, Gaithersburg, MD) komplexiert und an Babyhamster-Kidney-21
(BHK-21)-Zellen, welche
in einer 60 mm Petrischale bei 75% Konfluenz gehalten werden, verwendet.
Die transfizierten Zellen werden bei 30°C inkubiert. 94 Stunden nach
der Infektion werden ausgedehnte zytopathologische Effekte (CPE)
beobachtet. Kein offensichtlicher CPE wurde auf den Platten beobachtet,
welche keine, von dem Sindbis-cDNA-Klon transkribierte, RNA erhalten
haben. Ferner ergibt 1 ml Überstand,
genommen von den transfizierten Zellen, hinzugegeben zu frischen
Monolayern von BHK-21 Zellen und inkubiert bei 30°C oder 37°C einen offensichtlichen
CPE innerhalb von 18 Stunden. Dies zeigt, daß der Sindbis-cDNA-Klon pVGSP6GEN tatsächlich infektiös ist.
-
Sequenzanalyse
von pVGSP6GEN, gezeigt in Tab. 1, offenbart verschiedene Sequenzunterschiede zwischen
dem, hierin beschriebenen, Sindbis-genomischen Klon und dem viralen,
in der Genbank enthaltenen Klon. Viele Sequenzunterschiede resultieren
aus der Substitution der nicht-konservativen Aminosäureänderungen
in den Sindbis-Proteinen. Um anzusprechen, welche Sequenzänderungen
für den
hierin beschriebenen Klon einzigartig sind, oder ein Ergebnis eines
Klonierungsartifakts sind, wird die Virion-RNA durch RT-PCR, wie
oben beschrieben, amplifiziert, und der Sequenzbezug zu den infrage
kommenden Nukleotiden durch direktes Sequenzieren des RT-PCR Amplikonprodukts
unter Verwendung eines im Handel erhältlichen Kits (Promega, Madison
WI) bestimmt und mit der entsprechenden pVGSP6GEN-Sequenz verglichen.
Die Ergebnisse dieser Studie werden in Tab. 2 angegeben. Kurz gesagt,
werden drei nicht-konservative Aminosäureänderungen, Gly → Glu, Asp → Gly und
Tyr → Cys,
welche ein Ergebnis eines Klonierungsartifaktes sind, respektive
an den viralen Nukleotiden 2245, 6193 und 6730, beobachtet. Diese
Nukleotidänderungen,
welche nicht-konservative Aminosäureänderungen
ergeben, betreffen alle virale Nicht-Strukturprotein-(NSP)-Gene, Nukleotid 2245
bei NSP 2 und Nukleotide 6193 und 6730 bei NSP4.
-
Die
Reparatur der NSP 2- und NSP 4-Gene wird durch RT-PCR, wie oben
beschrieben, unter Verwendung von Virion-RNA aus fünfmal Plaque-gereinigter Stammlösung ausgeführt. Das
oben beschriebene SP6-1A/1B-Primerpaar wird verwendet, um die Nukleotid-2245-Änderung
zu reparieren. Das RT-PCR-Amplikonprodukt
wird mit Eco 47III und Bgl II verdaut, und das 882 bp-Fragment wird
durch 1% Agarose/TBE-Gel-Elektrophorese gereinigt und in der entsprechenden
Region des pVGSP6GEN-Klons ausgetauscht, welcher durch Verdau mit
Eco 47III und Bgl II und Behandlung mit CIAP hergestellt wurde.
Das oben beschriebene 3A/7349R-Primerpaar wird verwendet, um die
Nukleotid 6193- und
Nukleotid 6730-Änderungen zu
reparieren. Das RT-PCR-Amplikonprodukt wird mit Eco RI und Hpa I
verdaut, und das 1.050 Basenpaarfragment durch 1% Agarose /TBE-Gel-Elektrophorese
gereinigt und mit der entsprechenden Region des pVGSP6GEN-Klons
ausgetauscht. Dieser Klon ist als pVGSP6GENrep bekannt. Transfektion
von BHK-Zellen mit in vitro-transkribierter RNA aus pVGSP6GENrep
DNA, linearisiert durch Verdau mit Xba I, ergibt, wie oben beschrieben,
einen ausgedehnten CPE 18 Stunden nach Transfektion.
-
Tabelle
1
Sindbis-genomische Klonunterschiede zwischen Viagen- und
GenBank-Sequenzen
-
-
Tabelle
2
Analyse der Sindbis-genomischen Klon-Artefakte
-
BEISPIEL 2
-
ERZEUGUNG VON PLASMID
DNA-VEKTOREN, WELCHE DIE SINDBIS-INFEKTION
INITIIEREN
-
Wegen
der Größe des Gesamtlängen-genomischen
Sindbis-cDNA-Klons ist die in vitro-Transkription des Gesamtlängenmoleküls eher
ineffizient. Dies ergibt eine verringerte Transfektionseffizienz
in Bezug auf die infizierten Viruszentren, wie durch Plaquebildung
gemessen, relativ zu der Menge der in vitro transkribierten transfizierten
RNA. Das Prüfen
der cDNA-Klon-Kandidaten und anderer Sindbis-cDNA-Expressionsvektoren auf ihre Fähigkeit,
einen Infektionszyklus zu initiieren oder zur Expression einer heterologen
Sequenz zu führen,
würde bedeutend
erleichtert werden, wenn der cDNA-Klon in empfänglichen Zellen als ein DNA-Molekül transfiziert
würde,
was dann zu der Synthese viraler RNA in vivo führen würde. Transfektionseffizienten
von 100% sind in Zellen, transfiziert mit DNA, komplexiert mit verschiedenen
im Handel erhältlichen
synthetischen Lipidpräparationen,
oder transfiziert durch Elektroporation, berichtet worden. Es ist
auch gezeigt worden, daß cDNA
aus Picornaviren befähigt
ist, einen Infektionszyklus zu initiieren, wenn sie in empfänglichen
Zellen transfiziert wird (van der Werf et al., PNAS 83: 2330–2334, 1986).
Es ist jedoch nicht in der Literatur beschrieben worden, ob genomische
Sindbis-cDNA, wenn sie nahe einem Säugerpromotor plaziert wird
und in Zellen transfiziert wird, RNA ergibt, welche befähigt ist,
den infektiösen
Zyklus, welcher für
Wildtypvirus charakteristisch ist, zu initiieren.
-
Es
ist wohl bekannt, daß DNA-Moleküle mit geeigneten
Signalen in vivo replizieren können,
wenn sie direkt in Lebewesen eingeführt werden (Dubensky et al.,
PNAS 81: 7429–7533,
1984). Die Verabreichung von Sindbis-cDNA-Vektoren, direkt als DNA-Moleküle, ist
in einigen Anwendungen möglich,
in welchen die Sindbis-gerichtete
Expression der Palliativa einen Trans-Effekt aufweist. Diese Anwendungen
schließen
Immunmodulation und Expression von Zytokinen oder anderen therapeutischen
Proteinen ein. Im Bereich des Sindbis bietet die direkte Verabreichung
der Sindbis-cDNA-Expressionsvektoren eine Anwendung, die einfacher
ist als die Erzeugung eines Sindbis-Partikels.
-
Sindbis-cDNA-Vektorkonstrukte
enthalten eine heterologe, therapeutische palliative Sequenz, welche in
einer eukaryotischen RNA-Polymerase-II-Expressionskassette insertiert
ist. Diese Konstruktion ist als ein "Eukaryotic-Layered-Vector-Initiation-System" (ELVIS) bekannt
und umfaßt
die folgenden angeordneten Elemente: einen 5'-eukaryotischen Promotor, befähigt zur
Initiation der Synthese von viraler RNA an dem authentischen Sindbis-5'-Ende, eine 5'-Sequenz, welche
zur Initiation der Transkription eines Sindbis-Virus befähigt ist,
eine Nukleotidsequenz, kodierend Sindbis-Nichtstrukturproteine,
eine virale Verbindungsregion, eine heterologe Sequenz, eine Sindbis-RNA-Polymerase-Erkennungssequenz,
eine Transkriptions-Terminationssequenz
und ein 3'-Polyadenylierungssignal.
Der hierin beschriebene eukaryotische Sindbis-cDNA-Expressionsvektor
kann auch das geeignete Splicing-Signal
einschließen,
welches beispielsweise zwischen Sindbis und heterologen Genregionen
lokalisiert ist.
-
Die
Fähigkeit
des Sindbis-cDNA-Klons pVGSP6GENrep, einen Infektionszyklus zu initiieren,
welcher für
das Wildtyp-Virus charakteristisch ist, wird zuerst durch das Ersetzen
der genomischen viralen cDNA in einer Säuger-RNA-Polymerase-II-Expressionskassette
bestimmt. Diese Konstruktion wird, wie in der folgenden Ausführung beschrieben,
durchgeführt.
Der Klon pVGSP6GENrep wird mit Bgl II und Xba I verdaut, die Reaktionsprodukte
werden auf einem 0,8% Agarose/TBE-Gel elektrophoresiert, und das
resultierende 9.438 bp-Fragment wird ausgeschnitten, mit Geneclean
(BIO 101, Vista, CA) gereinigt und in das 4,475 bp-Vektorfragment,
welches aus der Behandlung von pcDNA3 (Invitrogen, San Diego, CA)
mit Bgl II, Xba I und CIAP resultiert, ligiert. Diese Konstruktion
ist als pcDNASINbgl/xba bekannt.
-
Der "long terminal repeat" (LTR) des Moloney-Maus-Leukämie-Virus
(Mo-MLV) wird an dem viralen 5'-Ende
angeordnet, so daß das
erste transkribierte Nukleotid ein einzelner G-Rest ist, welcher
in vivo eine cap-Struktur aufweist, gefolgt von dem Sindbis-5'-Ende. Es ist bekannt,
daß in
vitro-transkribierte RNAs, welche drei nicht- virale Nukleotide an ihrem 5'-Ende enthalten,
infektiös
sind (Rice et al., J. Virol. 61: 3809–3819, 1987). Die Nebeneinanderanordnung
des Mo-MLV-LTR und des Sindbis-5'-Endes
wird durch überlappende PCR,
wie in der folgenden Ausführung
beschrieben, durchgeführt.
Die Amplifikation des Mo-MLV-LTR in der ersten primären PCR-Reaktion
wird in einer Reaktion, welche den BAG-Vektor (Price et al., PNAS
84: 156–160,
1987) und das folgende Primer-Paar enthält, durchgeführt:
-
Forward-Primer
bzw. Vorwärts-Primer:
BAGBg12F1 (Puffersequenz/Bgl II Erkennungssequenz/Mo-MLV LTR Nukleotide
1–22)
-
Reverse-Primer
bzw. Rückwärts-Primer:
BAGwt441R2 (SIN Nukleotide 5-1/Mo-MLV LTR Nukleotide 441–406)
-
Die
PCR-Amplifikation des Mo-MLV-LTR mit dem oben gezeigten Primerpaar
wird unter Verwendung der Thermalase-thermostabilen-DNA-Polymerase
(Amresko Inc., Solon, Ohio) und dem 1,5 mM MgCl
2 enthaltenden
Puffer, welcher von dem Lieferanten bereit gestellt wird, ausgeführt. Zusätzlich enthält die Reaktion
5% DMSO und die Heißstart-Wachskügelchen
(Perkin-Elmer), wobei das folgende, unten gezeigte PCR-Amplifikationsprotokoll
verwendet wird:
-
Die
Amplifikation des Sindbis-5'-Endes
in der zweiten primären
PCR-Reaktion wird in einer Reaktion, welche den pVGSP6GENrep-Klon
und das folgende Primerpaar enthält,
durchgeführt: Forward-Primer:
(Mo-MLV LTR Nukleotide 421–441/SIN
nts 1–16)
Reverse-Primer:
(SIN Nukleotide 3182–3160)
-
Die
PCR-Amplifikation der Mo-MLV LTR mit dem Primerpaar und den Amplifikationsreaktionsbedingungen
ist oben gezeigt, und das folgende PCR-Amplifikationsprotokoll, welches unten
gezeigt wird, wird verwendet:
-
Die
457 bp- und 3202 bp-Produkte der primären PCR-Reaktionen werden mit
Geneclean aufgereinigt und zusammen in einer PCR-Reaktion mit dem
folgenden Primerpaar verwendet: Forward-Primer:
BAGBgl2F1 (Puffersequenz/Bgl II Erkennungssequenz/Mo-MLV LTR Nukleotide
1–22)
Reverse-Primer:
(SIN Nukleotide 2300–2278)
-
Die
PCR-Amplifikation des Primer-PCR-Amplikonproduktes mit dem Primerpaar
und den Amplifikations-Reaktionsbedingungen ist oben gezeigt, und
das folgende, unten gezeigte, PCR-Amplifikationsproduktprotokoll
wird verwendet:
-
Die
25 3'-terminalen
Basen des ersten primären
PCR-Amplikonprodukts überlappen
mit den 25 5'-terminalen
Basen des zweiten primären
PCR-Amplikonprodukts; das resultierende, 2.752 bp überlappende,
sekundäre
PCR-Amplikonprodukt wird durch 0,8% Agarose/TBE-Elektrophorese gereinigt,
mit Bgl II verdaut, und das 2.734 bp-Produkt wird in, mit Bgl II und CIAP
behandelten, pcDBASINbgl/xba ligiert. Das resultierende Konstrukt
weist 16.656 bps auf und ist als pVGELVIS bekannt. Die Sequenz von
pVGELVIS ist in 3 angegeben.
Die Sindbis-Nukleotide sind in den Basen 1–11.700 der Sequenz enthalten.
-
Die
pVGELVIS-Plasmid-DNA wird mit Lipofectamin (GIBCO-BRL, Gaithersburg,
MD), gemäß den durch
den Lieferanten vorgeschlagenen Bedingungen (ca. 5 μg DNA/8 mg
Lipidreagens), komplexiert und zu 35 mm-Schalen hinzugegeben, welche
BHK-21-Zellen von ungefähr
75% Konfluenz enthalten. Zytopathische Effekte (CPE), welche für die Wildtyp-Sindbisvirus-Infektion
charakteristisch sind, werden innerhalb 48 h nach Infektion beobachtet.
Zugabe von 1 ml Transfektionsüberstand
zu frischen BHK-21-Monolayern ergibt einen CPE innerhalb von 16
h. Diese Daten zeigen eine korrekte Nebeneinanderanordnung von den
Signalen der Expressionskassette der viralen cDNA und der RNA Polymerase
II in dem pVGELVIS-Konstrukt, wodurch die de novo-Initiation eines
RNA-Virus von einer DNA-Expressionseinheit resultiert. Diese Neuerung
vergrößert nicht
nur die Nützlichkeit
des Sindbis-Systems im allgemeinen, sondern stellt auch ein anderes
Verfahren für einen
physikalischen Gentransfer-Vektor bereit.
-
Die
Effizienz der Vektorreplikation, welche der ersten Transkription
der genomischen RNA von pVGELVIS folgt, wird auch durch Modifikationen
vergrößert, welche
ein noch authentischeres 3'-Ende
ergeben. Zu diesem Zweck werden zwei verschiedene Modifikationen
an dem ELVIS-Vektorkonstrukt durchgeführt. Die Erste verwendet die
anti-genomische Ribozymesequenz des Hepatitis Delta Virus (HDV),
welche angrenzend an den Sindbis-polyadenylierten Abschnitt angeordnet
ist. Die Zweite schließt
eine Deletion des Sindbis-polyadenylierten Abschnitts und stromabwärts liegender
Vektorsequenzen ein, was eine Fusion des Sindbis-Nukleotids 11.700
an die bovine-Wachstumshormon-Gentranskriptions-Terminations-/Polyadenylierungssequenz ergibt.
-
Das
HDV-Ribozym-enthaltende Konstrukt wird unter Verwendung von PCR-Techniken und überlappenden
Oligonukleotidprimern, welche die gesamte 84 Nukleotid-antigenomische
Ribozymsequenz (Perotta und Been, Nature 350: 434–6, 1991)
enthalten, erzeugt. Zusätzlich
zu der HDV-Sequenz enthalten die zwei Primer flankierende Restriktionsenzymstellen
zum Zwecke der Insertion in den ELVIS-Vektor. Zwei PCR-Runden werden ausgeführt: zuerst
unter Verwendung der Oligonukleotidprimer HDV49-XC und HDV17-68
(unten gezeigt), HDV17-68
HDV49-XC
gefolgt durch Verdünnung der ersten PCR-Reaktion
und ihrer anschließenden
Verwendung als Template bzw. Matrize in einer zweiten PCR-Runde
mit den Primern HDV49-XC (von der ersten Reaktion) und HDVX-36 (unten
gezeigt). HDVX-36
-
Nach
der Synthese wird das HDV-Ribozymfragment mit Xba I verdaut, welches
die flankierenden Sequenzen (kursiv) spaltet und in die ELVIS-Vektor-DNA
ligiert, welche teilweise mit Xba I verdaut worden ist, um eine
ihrer zwei Schnittstellen zu spalten. Das Absuchen nach der Insertion
in die geeignete Stelle und die korrekte Orientierung wird durch
Restriktionsschnittstellen und Sequenzanalyse durchgeführt. Dieses
Konstrukt ist als pVGELVISHDV bekannt.
-
In
dem zweiten Verfahren wird die Fusion des Sindbis-Nudleotids 11.700
an die bovine-Wachstumshormon-Gentranskriptions-Terminations-/Polyadenylierungssequenz
durch Deletion des Sindbis-Polyadenylierungsabschnitts und stromabwärts liegender
Vektorsequenzen in pVGELVIS durch überlappende PCR durchgeführt. Die
Amplifikation des Sindbis-3'-Endes
in der ersten primären
PCR-Reaktion wird in einer Reaktion, welche pVGELVIS und das folgende
Primerpaar enthält,
durchgeführt: Forward-Primer:
SIN10349F (SIN Nukleotide 10394–10372)
Reverse-Primer:
SINBGH11700R (BGH Nukleotide 13-1/SIN Nukleotide 11700–11675)
-
Die
PCR-Amplifikation des pVGELVIS mit dem oben gezeigten Primerpaar
wird unter Verwendung der Thermalase-thermostabilen DNA-Polymerase
(Amresco Inc., Solon, Ohio) und den durch den Lieferanten bereit
gestellten, 1,5 mM MgCl
2 enthaltenden Puffer
durchgeführt.
Zusätzlich
enthält
die Reaktion 5% DMSO und Heißstart-Wachskügelchen
(Perkin-Elmer), wobei das folgende unten gezeigte PCR-Amplifikationsprotokoll verwendet
wird:
-
Die
Amplifikation der BGH-Gentranskriptions-Terminations-/Polyadenylierungssequenz
in der zweiten primären
PCR-Reaktion wird in einer Reaktion, welche den pVGELVIS-Klon und
das folgende Primerpaar enthält,
durchgeführt: Forward
Primer: pCSIN1018F (SIN Nukleotide 11.687–11.700/PCDNA3 Nukleotide 1018–1039)
Reverse
Primer: pCDNA1633R (pCDNA3 Nukleotide 1633–1608)
-
Die
PCR-Amplifikation des 5'-Endes
des BGH-Gens ist oben mit dem Primerpaar und den Amplifikationsbedingungen
gezeigt und verwendet das folgende unten gezeigte PCR-Amplifikationsprotokoll:
-
Die
1.364 bp- und 629 bp-Produkte der primären PCR-Reaktionen werden mit
Geneclean gereinigt und zusammen in einer PCR-Reaktion mit dem folgenden
Primerpaar verwendet: Forward-Primer
SIND310374F (5 Nukleotid Puffer/Hind III Erkennungssequenz/SIN Nukleotide
10374–10394)
Reverse-Primer:
pCDNA1575R (pCDNA3 Nukleotide 1575–1552)
-
Die
PCR-Amplifikation des Primer PCR-Amplikonproduktes ist oben mit
dem Primerpaar und Amplifikations-Reaktionsbedingungen gezeigt,
und das unten gezeigte, folgende PCR-Amplifikationsprotokoll wird verwendet:
-
Die
27 3'-terminalen
Basen des ersten primären
PCR-Amplikonproduktes überlappen
mit den 27 5'-terminalen
Basen des zweiten primären
PCR-Amplikonproduktes;
das resultierende 1.976 bp überlappende sekundäre PCR-Amplikonprodukt wird
durch 0,8% Agarose/TBE-Elektrophorese gereinigt, mit Hind III und
Dra III verdaut, und das 1.941 bp-Produkt in, mit Hind III und Dra
III verdaute pcDNA3 ligiert und mit CIAP behandelt. Dieses Konstrukt
ist als pCDNAELVIS3' bekannt.
Das pCDNAELVIS3'-Konstrukt
wird mit Bsi WI und Pvu I verdaut, und das resultierende 5197 bp-Fragment
wird durch 0,8% Agarose/TBE-Electrophorese gereinigt und mit dem
durch Verdau von pVGELVIS mit Bsi WI und Pvu I isolierten 11.398
bp-Fragment ligiert und mit CIAP behandelt, gefolgt durch 0,8% Agarose/TBE-Elektrophorese
und Geneclean. Das resultierende Konstrukt weist 16.595 bps auf
und ist als pVGELVISdl3' bekannt.
-
Um
die Fähigkeit
von pVGELVISHDV- und pVGELVISdl3'-Plasmiden
zu testen, eine für
das Wildtyp-Sindbisvirus charakteristische Infektion zu initiieren,
werden die DNA-Klone mit Lipofektamin (GIBCO-BRL, Gaithersburg,
MD), gemäß den durch
den Lieferanten vorgeschlagenen Bedingungen (ca. 5 μg DNA/8 mg
Lipidreagens), komplexiert und zu 35 mm Schalen, welche BHK-21-Zellen
mit ungefähr
75% Konfluenz enthalten, hinzugegeben. Wenn ein CPE durch dieses
Verfahren beobachtet wird, kann 1 ml des Transfektionsüberstandes
verwendet werden, um frische BHK-21-Monolayer zu infizieren, oder
alternativ kann der Spiegel des Sindbisvirus in den Überständen direkt
durch einen Plaque-Test quantifiziert werden.
-
In
anderen Anwendungen ist es wünschenswert,
den CMV-Promotor, welcher in dem pcDNA3-Plasmid enthalten ist, gleich
neben der Sindbis-genomischen cDNA anzuordnen, so daß die in
vivo-Transkriptionsinitiation in vivo dem authentischen 5'-Ende des viralen Nukleotids entspricht.
Die CMV-Promotorstartstelle auf dem Plasmid pcDNA3 ist durch Kartierung
des Transkriptionsinitiationspunktes in vitro bestimmt worden. Dies wird
zuerst durch Verdau des pcDNA3-Plasmides mit der Dra III-Restriktionsendonuklease
(New England Biolabs Inc., Beverly, MA), gemäß den Anweisungen des Herstellers,
durchgeführt.
Dra III spaltet das Plasmid einmal bei Nukleotid 1546, wobei ein
lineares 5446 bp-DNA-Molekül
resultiert. Die DNA wird unter Verwendung des Geneclean II-Kit (BIO
101 San Diego, CA), exakt wie in den Anweisungen angegeben, gereinigt.
Ein linearisiertes pcDNA3 wird mit dem HeLa-Nuclear-Extract-in-vitro-Transkriptionssystem
(Promega Korp., Madison, WI) in einer Reaktion, welche 3 μg linearisierten
pcDNA3, 400 μM
jedes Ribonukleotides, 3 mM MgCl2 und 8
Einheiten bzw. Units von HeLa-Zellkernextrakt enthält, transkribiert.
Die 25 μL
Reaktion wird für
eine Stunde bei 35°C
inkubiert. Eine Einheit RQ1-DNAse (Promega Korp., Madison, WI) und
40 Einheiten RNAsin (Promega Korp., Madison, WI) werden zu der Reaktion
hinzugegeben und bei 37°C
für 30
Minuten inkubiert, um die DNA-Matrize zu entfernen. Die Reaktion
wird durch Zugabe von 175 μL
Stop Mix (geliefert mit dem HeLa-Extrakt) beendet. Die Reaktion
wird mit einem gleichen Volumen Phenol-Chloroform-Isoamylalkohol
(25 : 24 : 1), gefolgt von einer Extraktion mit Chloroform-Isoamylalkohol
(24 : 1), extrahiert. Die Reaktion wird mit 500 μL absolutem Ethanol präzipitiert.
Die RNA wird durch Zentrifugation bei 12.000 × g für 15 Minuten pelletiert. Das
Pellet wird mit 80% Ethanol gespült
und in 20 μL
Wasser resuspendiert.
-
Ein
zu dem SP6-Promotor komplementärer
Primer (ATTTAGGTGACACTATAG, BRL Korp., Bethesda, MD) wird an dem
5'-Ende mit 32P durch Mischen von 10 pmol Primer mit
einem zweifachen Überschuß von gamma 32P-ATP (ICN Corp., Irvine, CA), zehn Einheiten
der T4-Polynukleotid-Kinase (Promega Corp., Madison, WI) und 1X
Kinase-Puffer (zusammen mit der T4-Kinase geliefert), markiert.
Die Reaktion wird für
30 Minuten bei 37°C
und dann für
5 Minuten bei 95°C
inkubiert.
-
Die
in vitro-transkribierte RNA wird an den markierten Primer durch
Mischen von 10 μL
RNA mit 1,5 pmol Primer gebunden bzw. annealed. Die Mischung wird
auf 90°C
erhitzt und langsam abkühlen
lassen. Die Mischung wird auf 50 mM Tris-HCl pH 8,3, 10 mM MgCl2, 50 mM NaCl, 1 mM DTT, 40 μM jedes dNTP
und 15 Einheiten der AMV-Reversen Transkriptase (USB Korp., Cleveland,
OH) eingestellt. Die Reaktionsmischung wird bei 42°C für 30 Minuten
inkubiert. Die Reaktion wird durch Zugabe eines Drittelvolumens
95% Formamid, 20 mM EDTA, 0,05% Bromphenolblau und 0,05% Xylencyanol
FF beendet.
-
Das
pcDNA3-Plasmid wird unter Verwendung des gleichen, oben beschriebenen 32P-markierten Primer durch Verwendung des
fmol-DNA-Sequenzierungssystems (Promega Corp., Madison, WI), exakt
wie in den Anweisungen beschrieben, sequenziert. Die Sequenzreaktionen
werden auf ein 6% denaturierendes Gel, angrenzend an 2 μL einer Primer-verlängerten
in vitro RNA-Reaktion, geladen. Das Gel wird für eine Stunde bei 1600 V elektrophoresiert,
getrocknet und mit einem Film über
Nacht exponiert. Die Gesamtlängen-cDNA-Bande
kann mit den pcDNA3-Sequenzspuren
verglichen werden, um die Transkriptionsinitiationsstelle zu bestimmen.
Unter Verwendung dieses Verfahrens kann die Transkriptionsinitiationsstelle
des CMV-Promotors auf exakt 39 Basen stromabwärts zu dem CMV-Promotor beim
G-Rest mit der Nukleotidzahl 858 (gemäß dem Numerierungssystem des
Invitrogen pcDNA3-Vektor) bestimmt werden.
-
Der
CMV-Promotor des pcDNA3-Plasmids wird dann neben die Sindbis-cDNA
durch überlappende PCR
unter Verwendung der, wie oben beschriebenen, Verfahren für die Konstruktion
von pVGELVIS angeordnet. Der genaue Transkriptionsinitiationspunkt
eines jeden RNA-Polymerase-II-Promotors kann durch die oben beschriebenen
Verfahren bestimmt werden, was eine annähernde Nebeneinanderanordnung
des Promotors in der ELVIS-Konfiguration erlaubt. Die Verwendung
eines induzierbaren Promotors in der ELVIS-Konfiguration erlaubt,
die Initiation der Infektion in transfizierten Zelllinien zu kontrollieren.
-
BEISPIEL 3
-
HERSTELLUNG
VON RNA- UND PLASMID-DNA-SINDBIS-VEKTOREN
-
A. KONSTRUKTION DES SINDBIS-BASIS-VEKTORS
-
Der
erste Schritt in der Konstruktion des Basis-Sindbis-Vektor ist die
Erzeugung von zwei Plasmid-Subklonen, welche getrennte Elemente
für die
viralen 5'- und
3'-Enden enthalten,
welche anschließend verwendet
werden, um die Basis-Gentransfer-Vektoren
zusammenzubauen. Der erste Plasmid-Subklon enthält 40 terminale Nukleotide
am viralen 3'-Ende
und eine 25 Basenstrecke von dA:dT-Nukleotiden. Das 3'-Ende des Vektors
wird chemisch synthetisiert, um die Sequenz des unten gezeigten
Primerpaars aufzuweisen.
-
Forward-Primer:
SIN11664F: (Puffersequenz/Not I-Schnittstelle/SIN Nukleotide 11664–11698)
-
Reverse
Primer: SINXba11700R (Puffersequenz/Sac I Schnittstelle dT25/SIN
Nukleotide 11700–11692)
-
Die
oberen Nukleotide werden in gleichen molaren Konzentrationen in
Anwesenheit von 10 mM Mg Cl2 gemischt, für 5 Minuten
auf 100°C
erhitzt und langsam auf Raumtemperatur abgekühlt. Das teilweise doppelsträngige Molekül wird dann
unter Verwendung der Klenow-DNA-Polymerase und 50 μM dNTPs aufgefüllt. Das
89 bp-Molekül wird dann
mit Not I und Sac I verdaut, auf einem 2% NuSieve-/1% Agarosegel
gereinigt, in das pKS II+ Plasmid ligiert,
mit Not I und Sac I verdaut und mit CIAP bei einem 10 : 1 molaren Überschuß von Insert
: Vektor-Verhältnis
behandelt. Dieses Konstrukt ist als pKSII3'SIN bekannt.
-
Der
zweite Plasmid-Subklon enthält
5' 7.643 bps einschließlich eines
5' terminalen RNA-Polymerasepromotors
von Sindbis. Das 3'-Ende
dieses Klons wird durch PCR-Amplifikation
mit einem Reverse-Primer mit der unten gezeigten Sequenz abgeleitet.
-
Reverse-Primer:
SINXho7643R (Puffersequenz/Xho I Schnittstelle/SIN Nukleotide 7643–7621)
-
Der
Reverse-Primer wird von den viralen Nukleotiden 7643–7621 dargestellt
und liegt 41 bps stromabwärts
von dem Verbindungskernelement des 3'-Endes. Zusätzlich liegt das virale Nukleotid
7643 4 Nukleotide stromaufwärts
zu dem strukturellen Protein-Translationsinitiationspunkt. Die ersten
5 5'-Nukleotide
in diesem Primer, denen 6 Nukleotide, umfassend eine Xho-I-Erkennungssequenz,
folgen, sind enthalten, um als „Puffersequenz" für den effizienten
Verdau des PCR-Amplifizierungsproduktes
zu dienen.
-
Der
Forward-Primer in dieser Reaktion ist Primer 2A (beschrieben in
Beispiel 1), mit der folgenden Sequenz:
-
Das
4510 bp-Amplikonprodukt, welches aus dem PCR-Experiment, unter Verwendung
der oben gezeigten Primer mit dem pVGSP6GENrep-Plasmid resultiert,
wird mit den Enzymen Sfi I und Xho I verdaut. Das resultierende
2526 bp-Fragment wird auf einem Gel gereinigt. Der Sindbis-cDNA-Klon
pVGSP6GENrep wird mit Apa I und Sfi I verdaut. Das 5144 bp-Fragment
wird auf einem Gel gereinigt und zusammen mit dem 2526 bp-Sfi I/Xho
I-verdauten Fragment und den Apa I- und Xho I-verdauten CIAP-behandelten
pKS II+-Plasmiden ligiert. Ein Klon wird
mit den Sindbis-Nukleotiden 1–7643,
einschließlich
des RNA-Polymerasepromotors am 5'-Ende, welcher in
dem pKSII+Plasmid enthalten ist, isoliert. Dieses Konstrukt ist
als pKSII5'SIN bekannt.
-
Der
Zusammenbau des vollständigen
Basisvektors wird durch Verdau von pKS5'SIN mit Xho I und Sac I, Behandlung
mit CIAP und Gelreinigung des 10.533 bp-großen-Fragmentes durchgeführt. Das pKS5'SIN-10.533-bp-Fragment
wird zusammen mit dem 168 bp-kleinen-Fragment, welches durch den
Verdau des pKSII3'SIN
mit Xho I und Sac I resultiert, ligiert. Dieses Konstrukt ist als
pKSSINBV bekannt und ist schematisch in 4 gezeigt.
-
Das
Glühwürmchen-Luziferase-Reportergen
wird in den Sindbis-Basisvektor insertiert, um die Expression eines
heterologen Genes in Zellen, welche mit RNA transfiziert wurden,
welche aus in vitro Transkription des Sindbis-Vektorklones resultiert,
zu zeigen. Dieses Experiment zeigt die gesamte Funktionsfähigkeit
des Sindbis-Vektors.
-
B. KONSTRUKTION DES SINDBIS-LUZIFERASE-VEKTORS
-
Die
Konstruktion des Sindbis-Luziferase-Vektors wird durch Zusammenbau
der Komponenten aus 3 unabhängigen
Plasmiden durchgeführt:
pKSII5'SIN, pKSII3'SIN und pGL2-Basisvektor.
Das pGL2-Basisvektorplasmid (Promega, Madison, WI) enthält das gesamte
Glühwürmchen-Luziferase-Gen.
Das Luziferase-Gen wird als erstes in das pKSII3'SIN-Plasmid insertiert. Dieses wird
durch Gelreinigung des 2689 bp-Luziferase-enthaltenden Fragmentes
ausgeführt,
welches durch Verdau des pGL2-Basisvektors mit Bam HI und Hind III
und Ligation mit dem in einem Gel gereinigten 3008 bp großen Fragment
resultiert, welches durch Verdau mit Bam HI und Hind III und Behandlung
mit CIAP von pKSII3'SIN
resultiert. Dieses Konstrukt ist als pKSII3'SIN-luc bekannt.
-
Der
Endzusammenbau des Sindbis-Luziferase-Vektors wird durch Verdau
von pKS5'SIN mit
Xho I und Sac I, Behandlung mit CIAP und Gelreinigung des 10.533
bp großen
Fragmentes durchgeführt.
Das pKS5'SIN 10.533
bp-Fragment wird, mit dem 2854 bp kleinen Fragment zusammen ligiert,
welches durch Verdau von pKSII3'SIN-luc
mit Xho I und Sac I resultiert. Dieses Konstrukt enthält die gesamte
Sindbis-Nicht-Strukturgen-kodierende-Region und 3'-virale Elemente,
welche für
die Genomreplikation wichtig sind. Das Glühwürmchen-Luziferase-Gen wird
zwischen diese zwei viralen 5'-
und 3'-Elemente
plaziert. Dieser Vektor ist als pKSSINBV-luc bekannt und wird in 4 schematisch gezeigt.
Die SIN-BV-Konstrukte zwischen Ffi I und Sac I werden in pGVELVIS
zwischen Ffi I- und Xba I-Schnittstellen ausgewechselt. Die Expression
der heterologen Gene wird nach Transfektion in BHK-Zellen beobachtet.
-
C. EXPRESSION DER LUZIFERASE
IN TRANSFIZIERTEN UND INFIZIERTEN BHK-ZELLEN
-
Um
die Funktionsfähigkeit
des Sindbis-Basisvektors, die Expression der Luziferase in mit in
vitro-transkribierter RNA transfizierten Zellen, wie in Beispiel
1 beschrieben, von pKSSINBV-luc zu überprüfen, wird durch Verdau mit
Sac I linearisiert. Zusätzlich
wird ein komplementärer
Verpackungsvektor, von dem die meiste Nicht-Strukturgen-Region deletiert
ist, durch Verdau von pVGSP6GENrep mit Bsp EI konstruiert und unter
Verdünnungsbedingungen
ligiert. Dieses Konstrukt ist als pVGSP6GENdlBsp bekannt und weist
deletierte Nicht-Strukturgen-Sequenzen zwischen den Basen 422–7.054 auf.
Dieser Klon weist 8.008 bps auf und ist schematisch in 5 gezeigt. Die in vitro-Transkription
von pVGSP6GENdlBsp ist wie in Beispiel 1 beschrieben; linearisiert
wird mit Xba I. Die Expression der Luziferase in transfizierten
Zellen wird 24 h nach Transfektion überprüft. Transfektionen und Kotransfektionen
werden durch direkte Komplexierung von in vitro-Transkriptionsprodukten
mit Lipofectamin (Gibco-BRL, Gaithersberg, MD) durchgeführt. Zusätzlich wird
1 ml des Überstandes
verwendet, um einen konfluenten Monolayer von BHK-Zellen zu infizieren,
und die Expression der Luziferase wird 24 h nach Infektion überprüft. Die
Ergebnisse dieses Experiments sind in 6 gezeigt. Die Ergebnisse zeigen deutlich
eine reichliche Reportergen-Expression nach der Transfektion der
BHK-Zellen und dem Transfer (z. B. Verpackung) der Expressionsaktivität, wenn
die Zellen mit in vitro transkribierten pVGSP6GENdlBsp kotransfiziert
werden.
-
D. KONSTRUKTION EINER
VERÄNDERTEN
VERBINDUNGSREGION IN SINDBIS-VEKTOREN
-
1.
Um die Verbindungsregion zu inaktivieren, werden die Nukleotide
in dem Überlappungsbereich
des carboxyterminalen NSP4 und der Verbindungsregion geändert, und
die Vektor-Nukleotide, welche Sindbis entsprechen, werden vor dem
subgenomischen Initiationspunkt bei Sindbis-Nukleotid 7598 terminiert
bzw. beendet. Dieses Konstrukt ist schematisch in 7 gezeigt.
-
Kurz
gesagt, ein Fragment wird durch PCR von dem pKSSINBV Klon unter
nicht-stringenten
Reaktionszyklus-Bedingungen, unter Verwendung eines Reverse-Primers, mit der
folgenden Sequenz amplifiziert:
-
Die
unterstrichenen Basen in dem Reverse-Primer beziehen sich auf Nukleotidänderungen
in der Verbindungsregion, ohne die kodierte Aminosäure (siehe
unten) zu beeinflussen. Alle diese Nukleotidänderungen sind Transversionen.
-
3'-Ende von NSP 4 (virale
Nukleotide 7580–7597)
(resultierende
Nukleotid-Änderungen
von dem Reverse-Primer)
-
Der
Reverse-Primer ist zu den Sindbis-Nukleotiden 7.597–7.566 (ausgenommen
bei den Nukleotiden, wo, wie gezeigt, Verbindungsregionänderungen
durchgeführt
wurden) komplementär
und schließt
an seinem 5' Ende
die 6 Nukleotid Apa I-Erkennungssequenz,
welche auf eine 5'-terminale
TATAT-Schwanz-„Puffersequenz" für effizienten
Enzymverdau folgt, ein.
-
Der
Forward-Primer in dieser Reaktion ist Primer 2A (beschrieben in
Beispiel 1) mit der folgenden Sequenz:
-
Das
4.464 bp-Amplikon, welches aus einer PCR-Reaktion mit pKSSINBV,
unter Verwendung des oben beschriebenen Primerpaares resultiert,
wird mit Sfi I und Apa I verdaut, und das in einem Gel gereinigte
2.480 bp-Fragment wird zusammen mit dem in einem Gel gereinigten
5.142 bp-Fragment, welches aus dem Verdau von pKSSINBV mit Apa I
und Sfi I resultiert und mit dem Gel-gereinigten 2.961 bp Fragment,
welches aus dem Verdau von pKSII+ mit Apa I und aus der Behandlung
mit CIAP resultiert, ligiert. Dieses Konstrukt, welches die Sindbis-Nukleotide
1–7.597
umfaßt,
einschließlich
der oben beschriebenen Änderungen
in der Verbindungsregion und einschließlich des bakteriellen T7-Promotors,
welcher an Sindbis-Nukleotid 1 gebunden ist, wird als pKS5'SINdlJR bezeichnet.
-
Das
Endkonstrukt des inaktivierten Verbindungsregion-Vektors wird durch
Ligierung des 7.622 bp-großen
Sindbis Fragmentes, welches aus dem Verdau von pKS5'SINdlJR mit Apa I
resultiert, mit dem 3.038 bp Fragment, welches aus dem Verdau mit
Apa I und Behandlung mit CIAP von pKSII3'SIN resultiert, durchgeführt. Die
positive Orientierung des 5'-Sindbis-Elementes,
relativ zu dem 3'-Sindbis-Element, wird durch
Restriktionsendonuklease-Analyse bestätigt. Dieses Konstrukt wird
als pKSSINBVdIJR bezeichnet.
-
Die
Initiation und Synthese der subgenomischen mRNA kann nicht vom pKSSINBVdlJR-Vektor
stattfinden. Um diese Annahme zu bestätigen, werden vergleichende
RNase-Schutz-Tests der pKDDINBV und pKSSINBVdlJR-Vektoren durchgeführt. Eine 32P-endmarkierte RNA-Probe, welche zum Teil
zur Verbindungsregion komplementär
ist, wird, einschließlich
des subgenomischen RNA-Initiationspunktes
beim viralen Nukleotid 7.598, verwendet, um mit der viralen RNA,
welche aus der Transfektion von BHK-21-Zellen mit dem pKSSINBV und
pKSSINBVdlJR-Vektoren resultiert, zu hybridisieren. Der RNase-Schutz-Test
zeigt, daß die
Zellen, welche mit pKSSINBV transfiziert werden, zwei Fragmente
mit genomischer und subgenomischer Spezifität aufweisen, während Zellen,
welche mit pKSSINBVdlJR transfiziert werden, nur ein einzelnes Fragment
mit genomischer Spezifität
aufweisen. Diese Ergebnisse beweisen, daß die Verbindungsregion in
dem pKSSINBVdlJR-Vektor tatsächlich
inaktiviert ist.
-
2.
Um zu überprüfen, ob
die Translation der genomischen RNA von der Region der subgenomischen RNA-Botschaft
entspricht, wird das Luziferase-Reportergen, wie oben beschrieben,
in den inaktivierten Verbindungsregion-Vektor pKSSINBVdlJR insertiert.
Dieses Konstrukt wird durch Verdau des pKSSINBVdlJR-Plasmides mit
Xho I und Sac I und Behandlung mit CIAP und Gelreinigung des resultierenden
10.197 bp-Fragmentes durchgeführt.
Das pKSSINBVdlJR-Fragment wird zusammen mit dem 2.854 bp-kleinen
Fragment, welches aus dem Verdau von pKSII3'SIN-luc mit Xho I und Sac I resultiert,
ligiert. Diese Konstruktion enthält
die gesamte Sindbis-Nichtstrukturgen-kodierende
Region, welche in einer inaktivierten Verbindungsregion bei Sindbis-Nukleotid
7597 und 3'-viralen
Elementen, welche für
die Genomreplikation erforderlich sind, abschließt; das Glühwürmchen-Luziferase-Gen wird
zwischen diese zwei viralen 5'-
und 3'-Elemente
plaziert. Dieser Vektor ist als pKSSINBVdlJR-luc bekannt.
-
Die
Expression des Reportergens des PKSSINBVdlJR-luc-Vektors wird in
transfizierten BHK-21-Zellen überprüft. Die
Translation des funktionalen Luziferaseproteins wird in einem Luziferin-Lumineszenztest
unter Verwendung eines Luminometers zum Nachweis bestimmt. Die Sensivität dieses
Tests liegt bei 1 × 10–20 Mol
der Luziferase. Vorausgesetzt, daß das Molekulargewicht der
Luziferase 62.000 Dalton aufweist, wandelt die Nachweisgrenze 6.020
Moleküle
um. Deshalb wird in einem typischen Experiment, wenn nur 0,6% der
1 × 10⁶ Zellen, welche in einer 60 mm Petrischale
enthalten sind, mit dem pKSSINBVdlJR-luc-Vektor transfiziert werden,
und wenn diese transfizierten Zellen nur ein einzelnes funktionierendes
Luziferasemolekül
exprimieren, die enzymatische Aktivität durch den verwendeten Test
nachgewiesen. Es ist wichtig, in diesem Experiment zu zeigen, daß die Verbindungsregion
des pKSSINBVdlJR-luc-Vektors inaktiviert ist. Dies wird durch einen
RNase-Schutz-Test durchgeführt,
welcher die synthetisierten viralen RNAs in mit den pKSSINBVdlJR-luc- und
den pKSSINBV-luc-Vektoren transfizierten Zellen unter Verwendung
der oben beschriebenen Probe vergleicht.
-
3.
Das minimale –19
-> + 5 Verbindungsregionkern/-Oligonukleotidpaar,
welches Sindbis-Nukleotide 7579–7602,
wie kürzlich
definiert (Levis et al., J. Virol. 64: 1726–1733, 1990) umfaßt, wird
in vitro synthetisiert und durch Apa I und Xho I-Erkennungssequenzen, wie gezeigt, flankiert: Oligonukleotid
1
Oligonukleotid
2
-
Die
obigen Oligonukleotide werden zusammen in Gegenwart von 10 mM Mg2+ gemischt, auf 100°C für 5 Minuten erhitzt und langsam
auf Raumtemperatur abgekühlt.
Die annealten Oligonukleotide werden in einem 25 : 1 molaren Verhältnis von
Insert zu dem pKSSINBVdlJR-Vektor ligiert, hergestellt entsprechend:
vollständiger
Verdau mit Xho I, gefolgt durch Verdau mit Apa I unter unvollständigen Bedingungen,
wobei eine Apa I induzierte Spaltung pro Molekül (von zwei möglichen
Spaltungen) resultiert, Gelreinigung des 10.655 bp-Fragmentes und
Behandlung mit CIAP. Dieser Vektor, welcher die gesamte NSP-kodierende
Region enthält,
welche in einem inaktivierten Verbindungsregionkern, gebunden an
einen synthetischen Verbindungsregionkern und gefolgt durch 3' virale Elemente,
welche für
die Replikation benötigt
werden, abschließt
und in dem pKSII+-Plasmid enthalten ist, ist als pKSSINdlJRsjrc
bekannt.
-
Um
den Spiegel der subgenomischen RNA-Synthese zu regulieren, werden
weitere Modifikationen des tandemartig-insertierten Verbindungsregionkernes
in dem Plasmid pKSSINdlJRsjrc durchgeführt. Diese Modifikationen des
Verbindungsregionkernes werden durch zwei Ansätze durchgeführt; Nukleotidänderungen in
dem Verbindungsregionkern oder Ausdehnung auf die 5'- und 3'-Verbindungsregionkernenden der flankierenden
Sindbisnukleotide, gemäß der authentischen
viralen Sequenz. Der minimale Verbindungsregionkern, welcher an
den viralen Nukleotiden 7579–7602
liegt, ist unten gezeigt:
-
Durch
Vergleich der genomischen Sequenz zwischen acht Alphaviren ist kürzlich gezeigt
worden, daß es
eine Sequenzabweichung in dem Verbindungsregionkern gibt. Nachstehend
ist für
bestimmte Verbindungsregionbereiche das Sidnbisnukleotid, gefolgt
von entsprechenden Nukleotiden, welche in anderen Alphaviren gefunden
werden, gezeigt:
-
Verbindungsregionänderungen
an den Sindbis-Nukleotiden 7579, 7580, 7581, 7583, 7589, 7590, 7591,
7592 ergeben mögliche
Aminosäure-kodierende Änderungen
in allen 5 Codons des Carboxyterminus von NSP 4, welcher mit der
Verbindungsregion überlappt.
Diese in der Verbindungsregion beobachteten Änderungen zwischen Alphaviren
auf der Ebene des NSP 4-kodierenden Potentials und auf der Ebene
der Verbindungsregion-cis-Aktivität können sowohl permissive Änderungen
in NSP 4 als auch der Verbindungsregion, welche die Funktionalität nicht
beeinflussen, oder auf der anderen Seite einfach unterschiedliche
Viren darstellen. Auf jeden Fall betreffen die hierin präsentierten Änderungen
den tandemartig-insertierten Verbindungsregionkern, von welchem
keine NSP-Proteinsynthese stattfindet. Wie vorstehend diskutiert,
findet die Translation der gesamten NSP-Region von dem pKSSINBVdlJR-Konstrukt
statt. Die Verbindungsregionänderungen
an den Sindbis-Nukleotiden
7600 und 7602 liegen stromabwärts
zu dem NSP 4-Terminationscodon und stromaufwärts zu dem strukturellen Proteininitiationscodon.
-
Orte
der Nukleotidunterschiede in dem Verbindungsregionkern, welche zwischen
den unterschiedlichen Alphavirusstämmen beobachtet werden, werden
hier als permissive Änderungen
bezeichnet. Orte der Nukleotide in dem Verbindungsregionkern, welche
den konservierten Sequenzen zwischen den unterschiedlichen Alphavirusstämmen entsprechen,
werden hier als nicht-permissive Änderungen bezeichnet.
-
Um
den Spiegel der subgenomischen mRNA-Initiation von dem synthetischen
Verbindungsregionkern zu verringern, werden getrennt Änderungen
in Nukleotiden, welche den permissiven Änderungen entsprechen und in
Nukleotiden, welche den nicht-permissiven Änderungen entsprechen, gemacht.
Die Verbindungsregionnukleotide, welche den permissiven Änderungen
entsprechen, sind in der obigen Tabelle angegeben. Vierzehn Verbindungsregionnukleotide,
an welchen keine Änderungen
unter den acht sequenzierten Alphaviren (Semliki Forest Virus, Middleburg
Virus, Ross River Virus, O'Nyong
Nyong Virus, Eastern Equine Encephalitis Virus, Western Equine Encephalitis
Virus und Venezuelan Equine Encephalitis Virus) beobachtet werden,
sind unten angegeben:
-
Nukleotidzahl
-
- 7582
- 7584
- 7585
- 7586
- 7587
- 7588
- 7593
- 7594
- 7595
- 7596
- 7597
- 7598
- 7599
- 7601
-
Änderungen
in der Verbindungsregion, welche unter Alphaviren beobachtet werden,
können
eine spezifische Wechselwirkung zwischen einer gegebenen alphaviralen
RNA-Polymerase und ihrer verwandten Verbindungsregion wiederspiegeln.
Daher können Änderungen
unter den „permissiven" Nukleotiden, wie
angemerkt, in einer Verringerung der subgenomischen mRNA-Synthese-Spiegel
als Änderungen
unter den „nicht-permissiven" Nukleotiden der
Verbindungsregion, resultieren. Auf der anderen Seite können diese
tatsächlich
Stellen von permissiven Änderungen
in dem Verbindungsregionkern sein.
-
Die
einzige wirkliche nicht-permissive Änderung in dem Verbindungsregionkern
ist möglicherweise Sindbis-Nukleotid
7598, welches dem subgenomischen mRNA-Initiationspunkt entspricht. Änderungen
dieses Nukleotides in dem tandemartiginsertierten Verbindungsregionkerns
des Plasmides pKSSINdlJRsjrc sind hier nicht beschrieben.
-
Die
Substitution der permissiven Nukleotide insgesamt in dem synthetischen minimalen –19 -> + 5 Verbindungsregionkern
wird mit folgendem Nukleotidpaar durchgeführt, welches in vitro synthetisiert
und von Apa I- und Xho I-Erkennungssequenzen,
wie gezeigt, flankiert wird: Oligonukleotid
1
Oligonukleotid
2
-
Die
obigen Oligonukleotide werden miteinander in Gegenwart von 10 mM
Mg gemischt, auf 100°C
für 5 Minuten
erhitzt und langsam auf Raumtemperatur abgekühlt. Die annealten Oligonukleotide
werden in einem 25 : 1 molaren Verhältnis von Insert zu pKSSINBVdlJR-Vektor
ligiert, hergestellt entsprechend: vollständiger Verdau mit Xho I, gefolgt
durch Verdau mit Apa I unter unvollständigen Bedingungen, welche
eine Apa I-induzierte Spaltung pro Molekül (bei zwei möglichen
Spaltungen) ergeben, Gelreinigung des 10.655 bp-Fragmentes und Behandlung
mit CIAP. Dieser Vektor ist als pKSSINdlJRsjrPc bekannt.
-
Jedes
der 13 (Nukleotid 7598 nicht geändert)
nicht-permissiven Nukleotide in dem Verbindungsregionkern wird,
unter Verwendung folgender Regeln, welche die drastischste transversale
Substitution ergeben, individuell geändert:
A → C
T → G
G → T
C → A
-
Beispielsweise
wird Nukleotid 7582 von T → G
unter Verwendung des folgenden Oligonukleotidpaares geändert, welches
in vitro synthetisiert und durch Apa I- und Xho I-Erkennungssequenzen,
wie gezeigt, flankiert wird: Oligonukleotid
1
Oligonukleotid
2
-
(Nukleotide,
welche Transversion an nicht-permissiven Verbindungsregionstellen
bewirken, werden in fetter Schrift gezeigt)
-
Die
obigen Nukleotide werden zusammen in Gegenwart von 10 mM Mg2+ gemischt, auf 100°C für 5 Minuten erhitzt und langsam
auf Raumtemperatur abgekühlt.
Die annealten Oligonukleotide werden in einem 25 : 1 molaren Verhältnis von
Insert zu dem pKSSINBVdlJR-Vektor ligiert, hergestellt entsprechend:
kompletter Verdau mit Xho I, gefolgt durch Verdau mit Apa I unter
unvollständigen
Bedingungen, welche eine Apa I-induzierte Spaltung pro Molekül (bei zwei
möglichen
Spaltungen) ergeben, Gelreinigung des 10.655 bp Fragmentes und Behandlung
mit CIAP. Der Vektor ist als pKSSINdlJRsjrNP7582 bekannt.
-
Unter
Verwendung der oben gezeigten Transversionsänderungsregeln werden Änderungen
in jeder der 12 verbleibenden nicht-permissiven Stellen in dem Verbindungsregionkern
mit 12 getrennten Oligonukleotidpaaren, flankiert mit Apa I- und Xho I-Erkennungssequenzen,
wie oben beschrieben, durchgeführt.
Diese Vektoren sind bekannt als:
pKSSINdlJRsjrNP7584
pKSSINdlJRsjrNP7585
pKSSINdlJRsjrNP7586
pKSSINdlJRsjrNP7587
pKSSINdlJRsjrNP7588
pKSSINdlJRsjrNP7593
pKSSINdlJRsjrNP7594
pKSSINdlJRsjrNP7595
pKSSINdlJRsjrNP7596
pKSSINdlJRsjrNP7597
pKSSINdlJRsjrNP7599
pKSSINdlJRsjrNP7601
-
Um
die relativen Spiegel der subgenomischen mRNA-Synthese zu überprüfen, wird
das Luziferasereportergen in die modifizierten Tandemverbindungsregion-Vektoren
insertiert. Dieses Konstrukt wird durch Verdau mit Xho I und Sac
I und Behandlung mit CIAP der tandemartig insertierten synthetischen
Verbindungsregionkern-Vektoren
und Gelreinigung des resultierenden ungefähr 10.200 bp-Fragmentes erreicht.
Das so behandelte Vektorfragment wird zusammen mit dem 2854 bp- kleinen Fragment,
welches aus dem Verdau von pKSII3'SIN-luc mit Xho I und Sac I resultiert,
ligiert. Diese Konstruktionen enthalten die gesamte Sindbis-Nicht-Strukturgen-kodierende
Region, welche in einer inaktivierten Verbindungsregion bei Sindbis-Nukleotid
7597, dem tandemartig insertierten synthetischen Verbindungsregionkern
(modifiziert oder nicht-modifiziert), dem Glühwürmchen-Luziferase-Gen und den 3'-viralen Elementen,
welche für
die Genomreplikation notwendig sind, abschließt. Die Bezeichnungen dieser
Vektoren sind wie folgt:
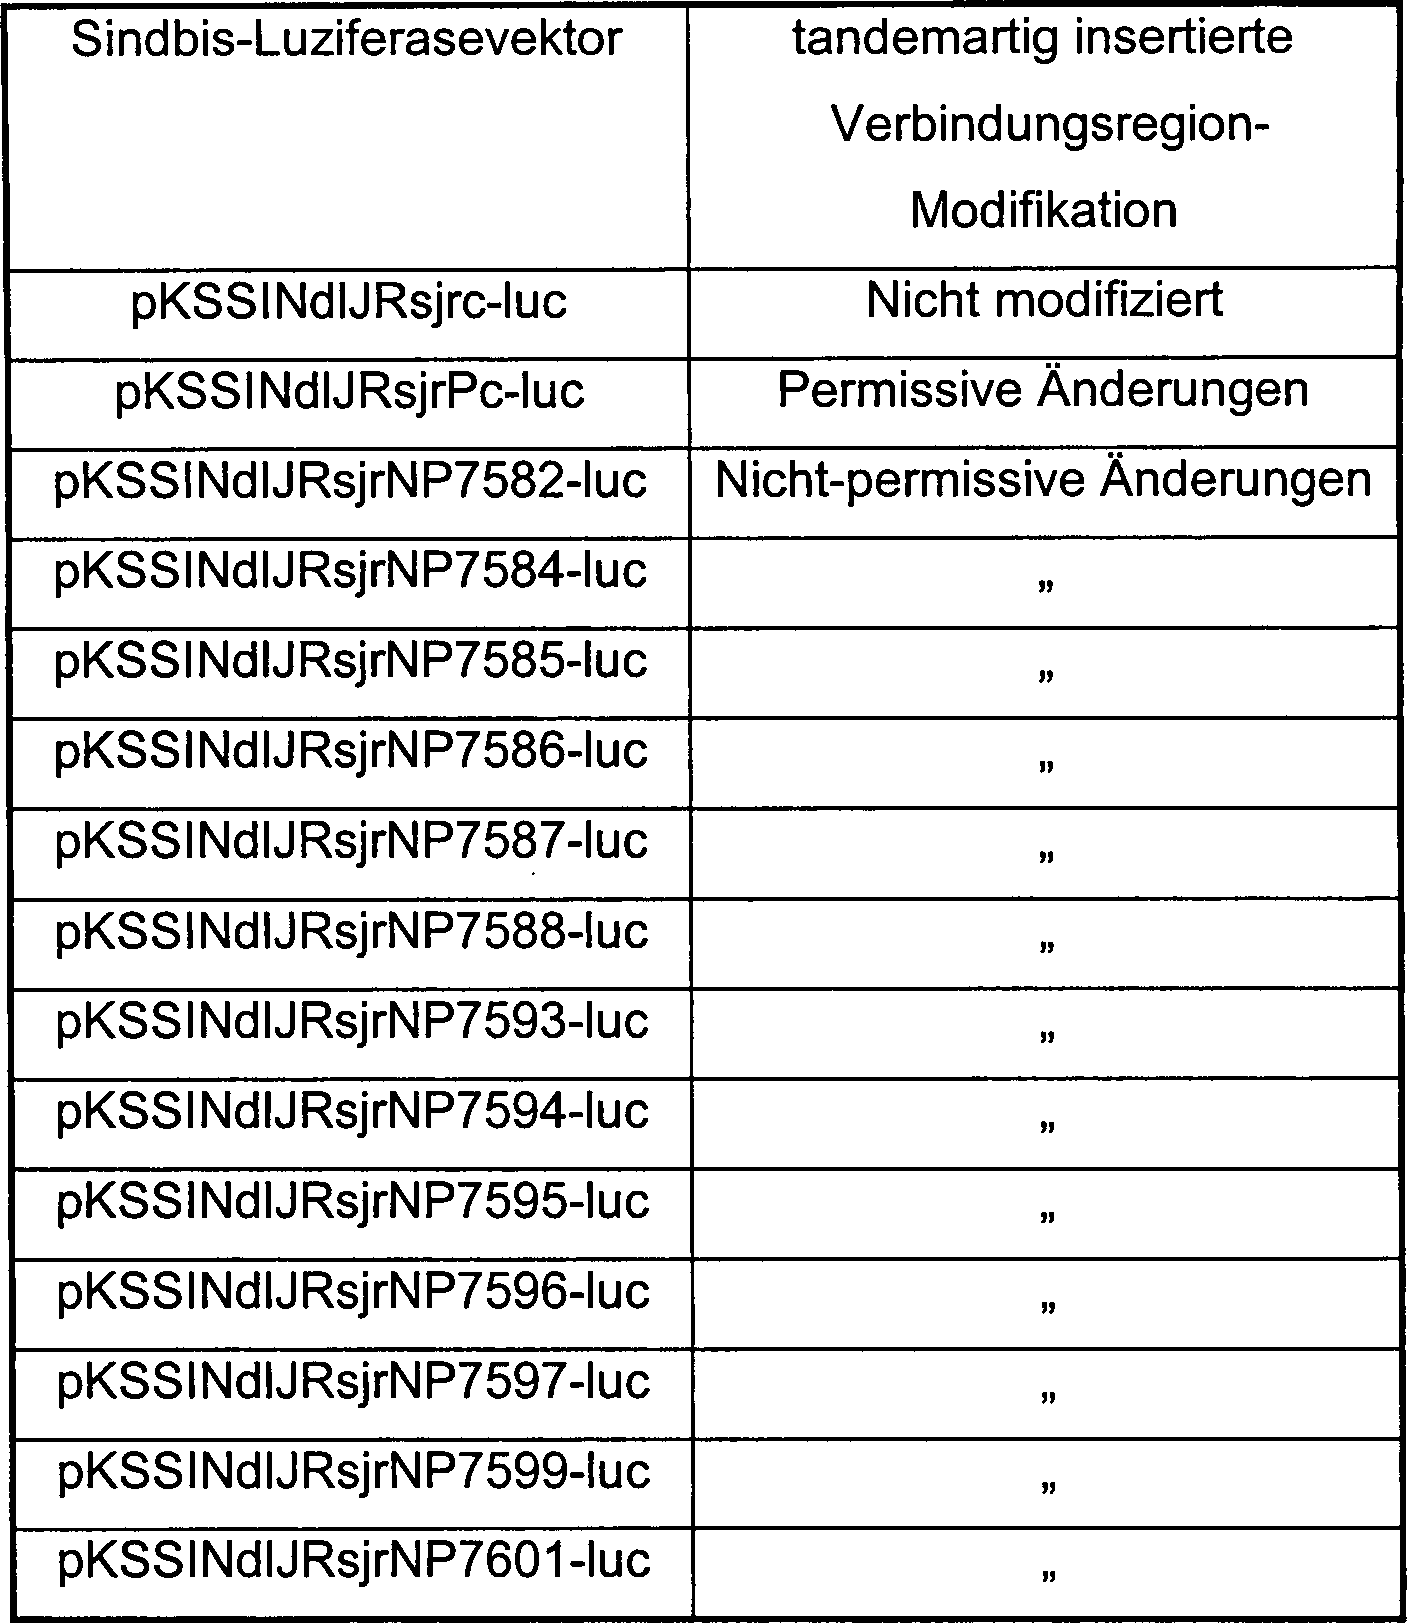
-
Unter
der Annahme, daß die
Translationeffizienzen in allen oben unmittelbar gezeigten Luziferase-Vektoren
gleich sind, werden die relativen Spiegel der subgenomischen Synthese
durch Vergleich der Luziferaseproduktion 16 Stunden nach Infektion
der BHK-21-Zellen verglichen. Die relativen Spiegel der subgenomischen
Transkription werden durch Vergleichen der Luziferaseproduktion
durch die Vektoren pKSSINBV-luc und pKSSINdlJRsjrc-luc mit allen
oben gezeigten Luziferase-Vektoren der modifizierten Verbindungsregion
bestimmt.
-
Es
wird erwartet, daß die
Vektoren, welche den tandemartig insertierten synthetischen Verbindungsregionkern
(pKSSINdlJRsjrc und Derivate davon) enthalten, einen niedrigeren
Spiegel der subgenomischen mRNA-Expression relativ zu dem pKSSINBV-Konstrukt
aufweisen werden. In bestimmten Ausführungsformen kann es erforderlich
sein, den Spiegel der subgenomischen mRNA-Expression, welcher von
dem pKSSINdlJRsjrc-Vektor beobachtet wird, zu vergrößern. Dies
wird durch Ausdehnung an den 5' und
3' synthetischen
Verbindungsregionkernenden mit 11 zusätzlichen flankierenden Sindbis-Nukleotiden
gemäß der authentischen
viralen Sequenz erreicht.
-
Das
unten gezeigte synthetische Oligonukleotidpaar wird in vitro synthetisiert
und enthält
46 Sindbis-Nukleotide, einschließlich aller 24 Nukleotide (gezeigt
in Fettschrift) des minimalen Verbindungsregionkerns. Die Sindbis-Nukleotide
werden durch die Apa I- und Xho I-Erkennungssequenzen, wie gezeigt,
flankiert: Oligonukleotid
1
Oligonukleotid
2
-
Die
oberen Oligonukleotide werden zusammen in Anwesenheit von 10 mM
Mg gemischt, auf 100°C für 5 Minuten
erhitzt und langsam auf Raumtemperatur abgekühlt. Die annealten Oligonukleotide
werden in einem 25 : 1 molaren Verhältnis von Insert zu dem pKSSINBVdlJR-Vektor
ligiert, hergestellt entsprechend: vollständiger Verdau mit Xho I, gefolgt
durch Verdau mit Apa I unter unvollständigen Bedingungen, welche
eine Apa I-induzierte Spaltung pro Molekül (bei zwei möglichen
Spaltungen) ergeben, Genreinigung des 10.655 bp-Fragmentes und Behandlung
mit CIAP. Dieser Vektor, welcher die gesamte NSP-kodierende Region
enthält,
welche an einem inaktivierten Verbindungsregionkern, verknüpft mit
einer ausgedehnten synthetischen Verbindungsregion und gefolgt durch
3' virale Elemente,
welche für
die Replikation benötigt
werden und in dem pKSII+Plasmid enthalten sind, abschließt, ist
als pKSSINdlJRsexjr bekannt.
-
Um
die relativen Spiegel der subgenomischen mRNA-Synthese zu überprüfen, wird
das Luziferase-Reportergen in den ausgedehnten Tandem-Verbindungsregion-pKSSINdlJRsexjr-Vektor
insertiert. Dieses Konstrukt wird durch Verdau mit Xho I und Sac
I und Behandlung mit CIAP des pKSSINdlJRsexjr-Plasmids und Gelreinigung
des resultierenden ungefähr
10.200 bp Fragmentes erreicht. Das so behandelte Vektorfragment
wird zusammen mit dem 2854 bp-kleinen Fragment, welches durch den
Verdau von pKSII3'SIN-luc
mit Xho I und Sac I resultiert, ligiert. Diese Konstruktion enthält die gesamte
Sindbis-Nichtstruktur-Gen kodierte Region, welche in einer inaktivierten
Verbindungsregion des Sindbis-Nukleotids 7597, der tandemartig insertierten
ausgedehnten synthetischen Verbindungsregion, dem Glühwürmchen-Luziferase-Gen
und den 3'-viralen
Elementen, welche für
die Genomreplikation notwendig sind, abschließt. Der Name dieses Vektors
ist pKSSINdlJRsexjr-luc.
-
Die
relativen Spiegel der subgenomischen Transkription werden durch
Vergleich der Luziferaseproduktion durch den pKSSINdlJRsexjr-luc-Vektor
mit den pKSSINBV-luc und pKSSINdlJRsjrc-luc-Vektoren bestimmt.
-
BEISPIEL 4
-
A. INSERTION DES ADENOVIRUS-FRÜHER ABSCHNITT-E3-GENS
IN SINDBIS-VEKTOREN
-
Das
Adenovirus Typ 2 (Ad 2) E3/19K-Gen ATCC Nr. VR-846 wird unmittelbar
stromabwärts
vom Kern des Verbindungsabschnitts in das pKSSINdlJRsjrc-Plasmid
kloniert, um die CTL-gelenkte Antwort des Wirts gegen Virus-spezifische
Proteine zu inhibieren, die in Vektor-infizierten Zellen für Anwendungen,
bei denen eine wiederholte Verabreichung des Therapeutikums gewünscht wird,
exprimiert werden.
-
Kurz
gefaßt
wird Ad 2 in einer permissiven Zellinie, beispielsweise HeLa- oder
Vero-Zellen, vermehrt und
nach dem Offensichtlich werden von zytopathologischen Auswirkungen
werden die Virionen aus dem Zellysat aufgereinigt und die Ad 2-DNA
wird aus dem Virus aufgereinigt.
-
Das
Ad 2-DNA-E3/19K-Gen, einschließlich
der Signalsequenz am Amino-Ende, gefolgt von der intraluminalen
Domäne
und dem Carboxy-terminalen zytoplasmatischen Schwanz, der dem E3-19K-Protein
ermöglicht,
sich in das endoplasmatische Retikulum einzulagern, befindet sich
zwischen den viralen Nukleotiden 28812 und 29288. Die Isolation
des Ad 2-E3-19K-Gens von der viralen genomischen DNA wird durch
eine PCR-Amplifikation mit dem nachstehend gezeigten Primerpaar
durchgeführt: Ad
2-E3-Vorwärtsprimer
(Ad 2-Nukleotide 28812–28835)
Ad
2-E3-Rückwärtsprimer
(Ad 2-Nukleotide 29241–29213)
-
Zusätzlich zu
den zu Ad 2-komplementären
Sequenzen enthalten beide Primer eine 5'-Nukleotid-„Puffersequenz" an ihren 5'-Enden für einen
wirksamen Enzymverdau der PCR-Amplikonprodukte. Im Vorwärtsprimer
wird diese Sequenz von einer Xho I-Erkennungsstelle gefolgt und im Rückwärtsprimer
wird diese Sequenz von einer Cla I-Erkennungsstelle gefolgt. Somit
wird das E3/19K-Gen in der 5' nach
3'-Richtung durch
Xho I- und Cla I-Erkennungsstellen flankiert. Die Amplifikation
des E3/19K-Gens
von Ad 2-DNA wird nach dem folgenden PCR-Zyklusprotokoll durchgeführt:
-
Nach
der Amplifikation wird das 451 bp-Amplikon in einem 1,5% Agarosegel
aufgereinigt und anschließend
wird es mit Xho I- und Cla I-Enzymen verdaut und in ein mit CIAP
behandeltes pKSSINdlJRsjrc-Plasmid, welches zuvor mit Xho I und
Cla I verdaut wurde, ligiert. Dieser Klon wird als pKSSINdlJRsjrcAdE3
bezeichnet. Unter Verwendung der gleichen Klonierungsstrategie wird
das Ad 2-E3/19K-Gen in alle in Beispiel 2 beschriebenen Vektoren
mit einem modifizierten synthetischen Verbindungsabschnitt eingefügt.
-
B. INSERTION DES HUMANEN
CYTOMEGALOVIRUS H301-GENS IN SINDBIS-VEKTOREN
-
Das
Humane Cytomegalovirus (HCMV) H301-Gen wird in das pKSSINdlJRsjrc-Plasmid unmittelbar stromabwärts des
Verbindungsabschnitts-Kerns kloniert, um die CTL-gelenkte Antwort
des Wirts gegen virusspezifische Proteine zu inhibieren, die in
Vektor-infizierten Zellen für
Anwendungen, bei denen eine wiederholte Verabreichung des Therapeutikums
gewünscht
wird, exprimiert werden.
-
Kurz
gefaßt
wird HCMV Strang AD169 (ATCC Nr. VR-538) in einer permissiven Zellinie,
beispielsweise primäre
humane Vorhaut-Fibroblasten (human foreskin fibroblasts, HFF) (GIBCO/BRL,
Gaithersburg, MD) vermehrt und nach dem Auftreten von zytopathologischen
Auswirkungen werden die Virionen aus dem Zellysat aufgereinigt und
nachfolgend wird die HCMV DNA von den Virionen aufgereinigt.
-
Das
HCMV H301-Gen ist zwischen den viralen Nukleotiden 23637 und 24742
angeordnet. Die Isolation des HCMV H301-Gens aus der viralen genomischen
DNA wird mit einer PCR-Amplifikation mit dem nachstehend gezeigten
Primerpaar durchgeführt: HCMV
H301-Vorwärtsprimer
(Puffersequenz/Xho I-Stelle/HCMV Nukleotide 23637–23660)
HCMV
H301-Rückwärtsprimer
(Puffersequenz/Cla I-Stelle/HCMV Nukleotide 24744–24722)
-
Zusätzlich zu
den zum HCMV H301-Gen komplementären
Sequenzen enthalten beide Primer eine fünf Nukleotid-„Puffersequenz" an ihren 5'-Enden für einen
wirksamen Enzymverdau der PCR-Amplikonprodukte. Diese Sequenz wird
im Vorwärtsprimer
von einer Xho I-Erkennungsstelle gefolgt und im Rückwärtsprimer
wird diese Sequenz von einer Cla I-Erkennungsstelle gefolgt. Somit
wird das HCMV H301-Gen in der 5' nach
3'-Richtung durch
Xho I- und Cla I-Erkennungsstellen flankiert. Die Amplifikation
des HCMV H301-Gens von HCMV DNA wird mit dem folgenden PCR-Zyklusprotokoll
durchgeführt:
-
Nach
der Amplifikation wird das 1129 bp-Amplikonprodukt in einem 1,0%
Agarosegel aufgereinigt und nachfolgend mit den Xho I- und Cla I-Enzymen
verdaut und in ein mit CIAP behandeltes pKSSINdlJRsjrc-Plasmid,
das zuvor mit Xho I und Cla I verdaut wurde, ligiert. Dieser Klon
wird mit pKSSINdlJRsjrcH301 bezeichnet. Unter Verwendung der gleichen
Klonierungsstrategie wird das HCMV H301-Gen in alle in Beispiel
3 beschriebenen Vektoren mit einem modifizierten synthetischen Verbindungsabschnitt
eingefügt.
-
BEISPIEL 5
-
EXPRESSION
VON VERSCHIEDENEN HETEROLOGEN GENEN VON SINDBIS-VEKTOREN
-
Das
Plasmid pBS-ECAT (Jang et al., J. Virol 63: 1651, 1989) schließt die 5'-nicht translatierte
Region des Enzephalomyocarditis-Virus (EMCV) von den Nukleotiden
260–848
des viralen Genoms ein, welches die interne Ribosomen-Eintrittsstelle
(IRES) enthält.
Die EMCV-Nukleotide 260–827
werden von pBS-ECAT durch PCR unter Verwendung des folgenden Primerpaares
amplifiziert: EMCV
IRES Forward-Primer A (zur Insertion nächstliegend zu der funktionsunfähigen Verbindungsregion
in Vektor pKSSINBVdlJR an der Apa I-Schnittstelle)
EMCV
IRES Forward-Primer B (zur Insertion zwischen heterologen Genen,
endend mit Cla I-Schnittstellen und beginnend mit Nco I-Schnittstellen)
-
EMCV
IRES Reverse-Primer (zur Verwendung mit entweder Primer A oder B):
-
Das
Amplikon, welches aus der Amplifikation mit dem Forward-Primer A
und dem Reverse-Primer resultiert, wird durch Apa I- und Nco I-Erkennungssequenzen
in einer 5 bp-„Puffersequenz" flankiert.
-
Das
Amplikon, welches aus der Amplifikation mit dem Forward-Primer B
und dem Reverse-Primer resultiert, wird durch Cla I- und Nco I-Erkennungssequenzen
in einer 5 bp-„Puffersequenz" flankiert.
-
Die
Amplification der EMCV IRES-Sequenz des pBS-ECAT-Plasmids wird mit
dem folgenden PCR-Zyklusprotokoll durchgeführt:
-
Für die Insertion
in den pKSSINBVdlJR-Vektor wird das 589 bp-Amplikon mit Apa I und
Nco I verdaut, auf einem 1% Agarosegel gereinigt und in den CIAP-behandelten
Vektor, welcher mit Apa I und Nco I verdaut wurde, ligiert. Das
ATG, entsprechend dem Startcodon des heterologen Gens, welches unmittelbar
stromabwärts
zu dem EMCV IRES Insert insertiert werden soll, wird zum Erhalt
einer Nco I-Schnittstelle (CCATGG) modifiziert.
-
Für die Insertion
in die pKSSINBV- oder pKSSINBVdlJRsjrc-Vektoren zwischen heterologene
Gene wird das 589 bp-Amplikon mit Cla I und Nco I verdaut, auf einem
1% Agarosegel gereinigt und in den bicistronischen heterologen Gen-Vektor,
welcher mit Cla I und Nco I verdaut wird und mit CIAP behandelt
wird, ligiert. In einer bicistronischen heterologen Gen-Konfiguration
wird das 3'-Ende
des stromabwärts
liegenden heterologen Genes modifiziert, um in einer Cla I-Erkennungsstelle
zu enden. Das ATG, entsprechend dem Startcodon des zweiten stromabwärts liegenden
heterologen Genes, welches unmittelbar stromabwärts von dem EMCV IRES-Insert
insertiert werden soll, wird zum Erhalt einer Nco I-Schnittstelle
(CCATGG) modifiziert. Deshalb ist die Reihenfolge der Komponenten
von 5' nach 3': pKSSINBV- oder
pKSSINBVdlJRsjrc-Gen #1-Cla/Nco EMCV IRES-Gen #2–3'SIN. Die Insertion in allen modifizierten
Verbindungsregion-Vektoren, beschrieben in Beispiel 2, folgt der
hier angegebenen Strategie für
die pKSSINBV oder pKSSINBVdlJRsjrc-Vektoren.
-
Der
pKSSINBVdlJR-Vektor, welcher eine bicistronische heterologe Konfiguration
enthält,
wird mit jedem der oben beschriebenen EMCV IRES-Amplikons konstruiert.
Das erste EMCV IRES-Amplikon wird durch Apa I- und Nco I-Schnittstellen
flankiert und wird unmittelbar stromabwärts zur funktionsunfähigen Verbindungsregion
an der Apa I-Schnittstelle, wie oben beschrieben, insertiert. Dieser
EMCV IRES-Sequenz folgt das erste heterologe Gen, welches in einer
Cla I-Erkennungssesuenz endet. Dem ersten heterologenen Gen folgt
die zweite EMCV IRES-Sequenz unter Verwendung des Amplikons, welches
durch Cla I und Nco I-Erkennungssequenzen flankiert wird. Das zweite
heterologe Gen folgt der zweiten EMCV IRES-Sequenz. Deshalb ist
die Reihenfolge der Komponenten von 5' nach 3': SINBVdlJR-Apa/Nco EMCV IRES Gen #1-Cla/Nco
EMCV IRES #2–3' SIN.
-
Das
Plasmid pP2–5' (Pelletier et al.
Mol. Cell Biol. 8: 1103, 1988) schließt die Nicht-translatierte Region des
Poliovirus P2/Lansing-Stammes von den Nukleotiden 1–1.872 des
viralen Genoms ein, welches Polio IRES enthält. Die Poliovirusnukleotide
320–631
werden von pP2–5' durch PCR unter
Verwendung des folgenden Primerpaares, amplifiziert: Polio
IRES Forward-Primer A (zur Insertion nächstliegend zu der funktionsunfähiges Verbindungsregion
in Vektor pKSSINBVdlJR an der Apa I-Schnittstelle)
Polio
IRES-Forward-Primer B (zur Insertion zwischen heterologen Genen,
welche mit Cla I-Schnittstellen abschließen und mit Nco I-Schnittstellen
beginnen)
Polio
IRES Reverse-Primer (zur Verwendung mit einem der Primer A oder
B)
-
Das
Amplikon, welches aus der PCR mit dem oben gezeigten Polio IRES-Forward-Primer A-/Reverse-Primer-Paar
resultiert, wird von Apa I und Nco I-Erkennungssequenzen in einer 5 bp-„Puffersequenz" flankiert.
-
Das
Amplikon, welches aus der PCR mit dem oben gezeigten Polio IRES
Forward-Primer B/reverse-Primerpaar
resultiert, wird von Cla I- und Nco I-Erkennungssequenzen in einer 5' bp-„Puffersequenz" flankiert.
-
Die
Amplifikation der Polio IRES-Sequenz aus dem pP2–5'-Plasmid wird mit dem in Beispiel 5
gezeigten PCR-Protokoll durchgeführt:
-
Für die Insertion
in den pKSSINBVdlJR-Vektor wird das 333 bp-Amplikon mit Apa I und
Nco I verdaut, auf einem 1,5% Agarosegel gereinigt und in den mit
Apa I und Nco I verdauten und mit CIAP behandelten Vektor ligiert.
Das ATG, entsprechend dem Startcodon des heterologenen Gens, welches
unmittelbar stromabwärts
zum Polio IRES-Insert insertiert werden soll, wird zum Erhalt einer
Nco I-Schnittstelle (CCATGG) modifiziert.
-
Zur
Insertion in die pKSSINBV oder pKSSINBVdlJRsjrc-Vektoren zwischen
heterologen Genen wird das 333 bp Amplikon mit Cla I und Nco I verdaut,
auf einem 1,5% Agarosegel gereinigt und in den bicistronischen heterologen
Gen-Vektor, welcher mit Cla I und Nco I verdaut ist und mit CIAP
behandelt ist, ligiert. In einer bicistronischen heterologen Genkonfiguration
wird das 3'-Ende
des stromaufwärts
liegenden heterologen Genes modifiziert, um in einer Cla I-Erkennungsstelle
zu enden. Das ATG, entsprechend dem Startcodon des zweiten stromabwärts liegenden
heterologen Genes, welches unmittelbar stromabwärts zu dem Polio IRES-Insert
insertiert werden soll, wird zum Erhalt einer Nco I-Schnittstelle
(CCATGG) modifiziert. Deshalb ist die Reihenfolge der Komponenten
von 5' nach 3': pKSSINBV oder pKSSINBVdlJRsjrc-Gen
#1-Cla/Nco Polio IRES-Gen #2–3'SIN. Die Insertion
in alle modifizierten Verbindungsregion-Vektoren, beschrieben in
Beispiel 3, folgt der hier für
pKSSINBV- oder pKSSINBVdlJRsjrc-Vektoren angegebenen Strategie.
-
Der
pKSSINBVdlJR-Vektor, welcher eine bicistronische heterologe Konfiguration
enthält,
wird mit jedem der Polio-IRES-Amplikons, wie oben beschrieben, konstruiert.
Das erste Polio-IRES-Amplikon wird von zwei Apa I- und Nco I-Schnittstellen
flankiert und wird direkt stromabwärts zu der funktionsunfähigen Verbindungsregion
an der Apa I-Schnittstelle, wie oben beschrieben, insertiert. Dieser
Polio-IRES-Sequenz
folgt das erste heterologe Gen, welches an einer Cla I-Schnittstelle
endet. Dem ersten heterologen Gen folgt eine zweite Polio-IRES-Sequenz
unter Verwendung der das Amplikon flankierenden Cla I und Nco I-Schnittstellen.
Das zweite heterologe Gen folgt der zweiten Polio-IRES-Sequenz.
Daher ist vom 5'-
bis zum 3'-Ende
die Reihenfolge der Komponenten: SINBVdlJR-Apa/Nco Polio-IRES-Gen #1-Cla/Nco EMCV-IRES
#2–3' SIN.
-
Die
220 bp BiP-cDNA, welche der 5'-Leader-Region
der mRNA des humanen schwere Kette-Immunglobulin-bindenden Proteins
entspricht, wird von dem Klon pGEM5ZBiP5' unter Verwendung von PCR amplifiziert.
Die Sequenz, welche der BiP-cDNA entspricht, wurde ursprünglich in
dem Bacteriophagen lamda hu28-1-Klon des humanen GRP78-Genes (Ting
and Lee, DNA 7: 275–286,
1988) bestimmt. Der in der PCR zu verwendende Forward-Primer variiert,
abhängig
von dem Sindbis-Vektor,
in welchem die BiP-cDNA insertiert wird. Der Reverse-Primer für die PCR-Reaktion ist für alle Sindbis-Vektoren
der Gleiche. Die Amplifikation der BiP-cDNA-Sequenz von pGEM5ZBiP5' aus dem Plasmid
für die
Insertion in die Sindbis-Vektor pKSSINBVdlJR direkt stromabwärts zu der
funktionsunfähigen
Verbindungsregion wird durch Amplifikation mit dem folgenden Forward-Primer
erreicht:
-
Zusätzlich zu
den BiP-cDNA komplementären
Sequenzen, welche bei Nukleotid 12 beginnen, enthält der Primer
eine fünf
Nukleotide-lange „Puffersequenz" an seinem 5'-Ende für einen
effizienten Enzymverdau des PCR-Amplikonprodukts. Dieser Sequenz
folgt die Apa I-Schnittstelle.
-
Die
Amplifikation der BiP-cDNA-Sequenz vom pGEM5ZBiP5'-Plasmid für die Insertion
in die Sindbis-Vektoren pKSSINBV oder pKSSINBVdlJRsjrc wird durch
Amplifikation mit dem folgenden unten gezeigten Forward-Primer erreicht.
Für diese
Vektoren wird die BiP-cDNA zwischen zwei heterologene Gene insertiert, welche
in der Region, welche den Sindbis-Strukturgenen entspricht, lokalisiert
sind.
-
-
Zusätzlich zu
den BiP-cDNA komplementären
Sequenzen, welche am Nukleotid 12 beginnen, enthält der Primer eine fünf Nukleotide-lange „Puffersequenz" an seinem 5'-Ende für einen
effizienten Enzymverdau des PCR-Amplikonprodukts. Dieser Sequenz
folgt die Cla I-Erkennungssequenz.
-
Der
Reverse-Primer für
die Amplifikation der BiP-cDNA-Sequenz vom pGEM5ZBiP5'-Plasmid für die Insertion
in die Sindbis-Vektoren pKSSINBVdlJR, pKSSINBV oder pKSSINBVdlJRsjrc,
ist:
-
Zusätzlich zu
den BiP-cDNA komplementären
Sequenzen, welche am Nukleotid 12 beginnen, enthält der Reverse-Primer eine
fünf Nukleotide-lange „Puffersequenz" an seinem 5'-Ende für einen
effizienten Enzymverdau der PCR-Amplikonprodukte. Dieser Sequenz
folgt die Nco I-Erkennungssequenz.
-
Die
Amplifikation der BiP-cDNA von dem pGEM5ZBiP5' wird mit dem PCR-Protokoll, welches
oben beschrieben ist, durchgeführt:
Für die
Insertion in den pKSSINBVdlJR-Vektor wird das 242 bp-Amplikon mit Apa
I und Nco I verdaut, auf einem 2%igen Agarosegel gereinigt und in
den mit Apa I und Nco I verdauten und mit CIAP behandelten Vektor
ligiert. Das ATG, welches dem Startcodon des heterologen Genes entspricht, welches
direkt stromabwärts
zu dem BiP-cDNA-Insert insertiert werden soll, wird zum Erhalt einer
Nco I-Schnittstelle (CCATGG) modifiziert.
-
Für die Insertion
in die pKSSINBV- oder pKSSINBVdlJRsjrc-Vektoren zwischen heterologe
Gene wird das 242 bp-Amplikon mit Cla I und Nco I verdaut, auf einem
2%igen Agarosegel gereinigt und in den bicistronischen heterologen,
mit Cla I und Nco I verdauten und mit CIAP behandelten Gen-Vektor
ligiert. In einer bicistronischen heterologen Genkonfiguration wird
das 3'-Ende des
stromaufwärts
liegenden heterologen Genes modifiziert, so daß es in einer Cla I-Erkennungssequenz
endet. Das ATG, welches dem Startcodon des zweiten stromabwärts liegenden
heterogenen Genes entspricht, welches direkt stromabwärts zu dem
BiP-cDNA-Insert insertiert werden soll, wird zum Erhalt einer Nco
I-Schnittstelle
(CCATGG) modifiziert. Deshalb ist von 5' nach 3' die Reihenfolge der Komponenten: pKSSINBV
oder pKSSINBVdlJRsjrc-Gen #1-Cla/Nco BiP-Gen #2–3' SIN. Die in Beispiel 2 beschriebene
Insertion in alle modifizierten Verbindungsregion-Vektoren folgt der
hier für
die pKSSINBV oder pKSSINBVdlJRsjrc-Vektoren angegebenen Strategie.
-
Der
pKSSINBVdlJR-Vektor, welcher eine bicistronische heterologe Konfiguration
enthält,
wird mit jedem der oben beschriebenen BiP-cDNA-Amplikons konstruiert.
Das erste BiP-cDNA-Amplikon wird von Apa I- und Nco I-Sequenzen
flankiert und wird direkt stromabwärts zu der funktionsunfähigen Verbindungsregion an
der Apa I Schnittstelle, wie oben beschrieben, insertiert. Dieser
BiP-Sequenz folgt das erste heterologe Gen, welches an einer Cla
I-Erkennungssequenz endet. Dem ersten heterologen Gen folgt die
zweite BiP-cDNA-Sequenz, unter Verwendung des durch Cla I- und Nco
I-Erkennungssequenzen flankierten Amplikons. Das zweite heterologe
Gen folgt der zweiten BiP-Sequenz. Deshalb ist von 5' nach 3' die Reihenfolge
der Komponenten: SINBVdlJR-Apa/Nco BiP-Gen #1-Cla/Nco BiP-Gen #2–3' SIN.
-
Die
Sequenzen, welche das ribosomale Durchlesen fördern, werden direkt stromabwärts zu der
funktionsunfähigen
Verbindungsregion in den pKSSINBVdlJR-Vektor plaziert, welcher ribosomales
Scannen in genomischer mRNA vom Nicht-Strukturgenende zu den heterologen Genen
erlaubt. Die heterologen Proteine werden von der mRNA mit genomischer
Länge durch
ribosomales Scannen exprimiert. Dies soll das Leben der infizierten
Targetzellen verlängern,
da keine subgenomische Transkription in mit diesem Vektor infizierten Zellen
stattfindet. Ferner werden diese gleichen ribosomalen Scanningsequenzen
zwischen heterologe Gene, welche in polycistronischen subgenomischen
mRNAs enthalten sind, angeordnet. Die ribosomale Scanningsequenz,
welche in dem pKSDINBVdlJR-Vektor
und zwischen heterologen Genen in der polycistronischen mRNA-Region
zu verwenden ist, lautet:
-
Die
fett gedruckten Codons beziehen sich auf das Ochre-Stopcodon bzw.
das AUG-Startcodon.
Die unterstrichenen Basen, welche das Stopcodon umgeben, beziehen
sich auf die Pac I-Erkennungssequenz, und die unterstrichenen Basen,
welche das Startcodon umgeben, beziehen sich auf die Noc I-Erkennungssequenz.
Der intercistronische Abstand von 15 bp zwischen den Start- und
Stopcodons erlaubt, wie kürzlich
gezeigt, ein effizientes ribosomales Durchlesen (Levine et al.,
Gene 108: 167–174,
1991). Die Sequenzen, welche das ATG-Startcodon von den Basen –9 bis +1
umgeben, entsprechen der Kozak-Konsensus-Sequenz für effiziente
Translationsinitiation (Kozak, Cell 44: 283–292, 1986). Wo möglich, wird
das 3'-terminale Nukleotid, welches
der carboxyterminalen Aminosäure
entspricht, durch ortsspezifische Mutagenese in ein T geändert. Das
5'-terminale Nukleotid,
welches der aminoterminalen Aminosäure in dem stromabwärts liegenden
Cistron entspricht, wird auch durch ortsspezifische Mutagenese in
ein G geändert.
-
Die
Insertion der intercistronischen Sequenz zwischen heterologen Genen
oder stromabwärts
zu der funktionsunfähigen
Verbindungsregion im Vektor pKSDINBVdlJR, welcher, wie oben beschrieben,
modifiziert ist, wird durch Insertion des unten gezeigten doppelsträngigen Oligonukleotidpaares
in kompatible Pac I/Nco I Enden erreicht: Durchlesen
der Sense-Oligonukleotide
Durchlesen
der Antisense-Oligonukleotide
-
Die
obigen Nukleotide werden in gleichen molaren Mengen in Gegenwart
von 10 mM MgCl2 gemischt, auf 95°C für 5 Minuten
erhitzt, langsam Raumtemperatur abkühlen gelassen, was die gewünschte,
intercistronische, durch Pac I- und Nco I-Schnittstellen flankierte Sequenz ergibt.
Die intercistronische Sequenz wird dann in den geeigneten Vektor,
welcher Pac I- und Nco I-kompatible Sequenzen enthält, ligiert.
-
BEISPIEL 6
-
EXPRESSION VON VERSCHIEDENEN
HETEROLOGEN GENEN DURCH ZUSAMMENPACKEN
-
Wie
oben in einer Ausführung
der Erfindung angemerkt, können
Sindbis Nicht-Strukturproteingene und
Strukturproteingene als getrennte positive-Sense RNA-Moleküle zusammengepackt
werden, welche ihre Replikationsfähigkeit beibehalten, wenn jede
der RNAs cis-wirkende Sequenzen enthält, welche für Replikation
und Verpackung benötigt
werden. Daher sollten in dieser Ausführung alle zusammengepackten
Auravirus-RNA-Fragmente auch eine 5'-Sequenz enthalten, welche zur Initiation
der Transkription von Aura RNA, einer Auravirus-RNA-Polymerase-Erkennungssequenz
und mindestens einer Kopie der RNA-Verpackungssequenz befähigt ist.
Mindestens eines der zusammen verpackten RNA Moleküle muß die Sequenz
enthalten, welche die Auravirus-Nicht-Strukturproteine kodiert.
In den bevorzugten Ausführungsformen
der Erfindung enthalten ein oder mehrere RNA Fragmente, welche zusammengepackt
werden sollen, auch eine virale Verbindungsregion, gefolgt von einem
heterologen Gen.
-
A. KONSTRUKTION DER ZUSAMMENGEPACKTEN
EXPRESSIONSKASSETTEN ZUR EXPRESSION VON VERSCHIEDENEM
-
1. Heterologe Gene
-
Um
die Durchführbarkeit
der Zusammenpackung, um die Expression von verschiedenen heterologen Genen
zu erlauben, zu zeigen, wurden zwei Vektorkonstrukte erzeugt. Das
erste Konstrukt besteht aus einer 5'-Sequenz, welche zur Initiation der
Transkription der Sindbisvirus-RNA befähigt ist, Sindbis RNA Sequenzen, welche
für die
Verpackung benötigt
werden, Sequenzen, welche die Synthese von Nicht-Strukturproteinen
1–4 kodieren,
einer Sindbis Verbindungsregion, dem Luziferasegen und Sindbis 3'-Sequenzen, welche
für die
Synthese der Minusstrang-RNA benötigt
werden. Das zweite Konstrukt besteht aus einer 5'-Sequenz, welche zur Initiation der
Transkription eines Sindbisvirus befähigt ist, einer Sindbis-Verbindungsregion,
Sindbis-Sequenzen, welche für
die Verpackung benötigt
werden, Sequenzen, welche das LacZ-Gen kodieren und Sindbis 3'-Sequenzen, welche für die Synthese von Minusstrang
RNA benötigt
werden. RNA-Transkripte
von diesen Konstrukten, welche in eine Verpackungszellinie transfiziert werden,
werden zusammengepackt, um einen Vektorpartikel herzustellen, welcher
zum Transfer der Expression sowohl von Luziferase als auch β-Galactosidase
in die gleiche eukaryotische Zelle befähigt ist.
-
Das β-Galactosidase-Reportergen
wird in den Sindbis Basisvektor (pKSSINBV), gefolgt durch Deletion
eines Teils des Sindbis-Nicht-Strukturproteins aus dem Vektor, insertiert.
Die RNA dieses Konstrukts wird mit RNA aus dem Sindbis Luziferasevektor
(pKSSINBV-luc) kotransfiziert und durch eine der unten beschriebenen
Methoden zusammengepackt. Die Infektion von frischen BHK-21-Zellen mit Vektorpartikeln,
welche die zusammengepackte RNA-Expressionskassetten
enthalten, sollten die Expression von sowohl Luziferase als auch β-Galactosidase
in der gleichen Zelle ergeben.
-
B. KONSTRUKTION DER β-GALACTOSIDASE
EXPRESSIONSKASSETTE
-
Das
lacZ-Gen wird durch Verdau der pSV-β-Galactosidasevektor-DNA (Promega
Corp., Madison, WI) mit den Enzymen HindIII und SaII erhalten. Das
3749 bp-Fragment,
welches das LacZ-Gen enthält,
wird in einem 1% Agarosegel gereinigt. Anschließend wird dieses Fragment in
das pSP72-Plasmid (Promega Corp.) ligiert, welches auch mit HindIII
und SaII verdaut worden ist und unter Verwendung von Geneclean (Bio101 Corp.,
San Diego, CA) gereinigt worden ist. Dieses Konstrukt ist als pSP72-lacZ
bekannt. Das Plasmid pSP72 wird mit den Enzymen XhoI und XbaI verdaut,
und das 3767 bp lacZ-enthaltende Fragment wird in einem 1% Agarosegel
gereinigt. Dieses Fragment wird dann in den pKSSINBV ligiert, welcher
auch mit XhoI und XbaI verdaut worden ist und unter Verwendung von
Geneclean gereinigt worden ist. Dieses Sindbis Konstrukt, welches
lacZ enthält,
ist als pKSSINBV-lacZ bekannt. Das Plasmid pKSSINBV-lacZ wird anschließend mit
dem Enzym Agel verdaut, welches bei den Nukleotiden 3172 und 6922
der Sindbis Nicht-Strukturproteine-Gensequenzen
spaltet. Das verbleibende Vektorfragment wird durch Geneclean gereinigt
und seine Enden religiert. Das Plasmid weist jetzt eine 3750 bp-Deletion
in den Sindbis Nicht-Strukturprotein-Genen auf, welche sie funktionell
inaktiviert. Dieses Konstrukt ist als pKSSINBVclNSP-lacZ bekannt.
-
SP6-Transkripte
von pKSSINBVdlNSP-lacZ und pKSSINBV-luc werden, wie oben beschrieben,
hergestellt. Diese RNA-Transkripte werden in Verpackungszellen kotransfiziert,
welche die Sindbis Strukturproteine durch einen, der kürzlich beschriebenen,
Mechanismen exprimieren. Jedes RNA-Transkript enthält eine 5'-Sequenz, welche zur Initiation der Transkription
eines Sindbisvirus befähigt
ist, RNA-Sequenzen,
welche für die
Verpackung benötigt
werden, eine Sindbis Verbindungsregion, ein Reportergen und Sindbis-3'-Sequenzen, welche
für die
Synthese einer Minusstrang-RNA benötigt werden. Die pKSSINBV-luc
Transkripte enthalten auch die Sindbis Nicht-Strukturproteine. In
kotransfizierten Zellen werden beide RNA-Transkripte repliziert, und
einige der viralen Partikel werden beide RNA-Transkripte, welche in den gleichen
Partikeln verpackt sind, enthalten. Die Infektion von frischen Zellen
mit zusammengepackten RNA-Partikeln ergibt eine Zelle, welche sowohl
Luziferase als auch β-Lactosidase
exprimiert.
-
C. ZUSAMMENVERPACKUNG
VON VERSCHIEDENEN EXPRESSIONSKASSETTEN, UM DIE VERPACKUNGSKAPAZITÄT ZU VERGRÜSSERN
-
Große Gene,
wie der Faktor VIII, können
von Vorteil bei der Zusammenverpackung sein. Die Insertion der cDNA,
welche den Faktor VIII kodiert, in den Sindbis Basisvektor (pKSSINBV)
ergibt ein RNA-Transkript von etwa 16 kb Länge. Wegen der vergrößerten Länge kann
diese RNA nicht effizient repliziert oder verpackt werden. Unter
Verwendung des oben beschriebenen Ansatzes konnten die Sindbis Nicht-Strukturprotein-
und Faktor VIII-Gene auf zwei getrennte RNA-Moleküle von ungefähr 8 kb
und 9 kb in der Länge
aufgeteilt werden und in die gleichen Partikel zusammenverpackt
werden.
-
D. KONSTRUKTION EINER
EXPRESSIONSKASSETTE DES FAKTORS VIII
-
Das
pKSSINBV-Konstrukt wird mit dem Enzym SacI verdaut, welches direkt
nach dem Sindbis-3'-Ende
und der Poly-A-Sequenz spaltet. Die überhängenden 3'-Enden werden durch Zugabe des Enzyms T4-DNA-Polymerase
und dNTPs geglättet
und für
10 Minuten bei 16°C
inkubiert. Das verdaute Fragment wird unter Verwendung von Geneclean
gereinigt und in einen 12 Nukleotide langen selbstkomplementären Linker (5'-GTCACCGGTGAC-3') (SEQ. ID NR: 30),
welcher die SgrAl Erkennungssequenz enthält, ligiert. Dieser Schritt
ist notwendig, da das Faktor VIII-Gen mehrere SacI Schnittstellen enthält, und
die SgrAl-Erkennungssequenz für
die SacI-Sequenz substituiert ist, um eine Sequenz für die Linearisierung
des Plasmids vor der SP6-Transkription zu erzeugen. Dieses Konstrukt
ist als pKSSINBV-SgrAl bekannt. Das pKSSINBV-SgrAl Konstrukt wird
mit den Enzymen XbaI und NotI verdaut und unter Verwendung von Geneclean
gereinigt. Die cDNA-Sequenz des Faktors VIII wird durch Verdau mit
den Enzymen XbaI und NotI erhalten. Das 8 kb Fragment, welches den
Faktor VIII kodiert, wird in einem 1% Agarosegel gereinigt und anschließend in
den XbaI/NotI verdauten pKSSINBV-SgrAl ligiert. Dieses Konstrukt
ist als pKSSINBV-Faktor VIII bekannt.
-
Das
pKSSINBV-Faktor VIII Konstrukt wird mit Age I verdaut, welches an
den Sindbis-Nicht-Strukturproteinen bei den Nukleotiden 3172 und
6922 spaltet, unter Verwendung von Geneclean gereinigt und mit sich selbst
relegiert. Dieses Konstrukt weist jetzt eine 3750 bp-Deletion in
den Sindbis-Nicht-Strukturproteinen auf, welches sie funktionell
inaktiviert. Dieses Konstrukt ist als pKSSINBVdlNSP-Faktor VIII
bekannt.
-
Die
SP6-Transkripte des pKSSINBVdlNSP-Faktors VIII und des pKSSINBV
werden, wie oben beschrieben, hergestellt. Diese RNA-Transkripte
werden in die Verpackungszellen kotransfiziert, welche die Sindbis
Strukturproteine, durch einen oben beschriebenen Mechanismus, exprimieren.
Beide RNA-Transkripte enthalten eine 5'-Sequenz, welche zur Initiation der
Transkription von Sindbis-RNA-Sequenzen befähigt ist, welche für die RNA-Verpackung
benötigt
werden, eine Sindbis-Verbindungsregion
und die Sindbis 3'-Sequenzen,
welche für
die Synthese der Minusstrang-RNA benötigt werden. Zusätzlich enthält das pKSSINBV-Transkript
die Sindbis-Nicht-Strukturprotein-Gene, und das pKSSINBV-Faktor
VIII-Konstrukt enthält
die Faktor VIII Gene, aber nicht die Sindbis Nicht-Strukturproteingene.
In kotransfizierten Zellen werden beide RNA-Transkripte repliziert,
und einige virale Partikel enthalten beide in den gleichen Vektorpartikel
zusammenverpackte RNA-Transkripte.
Die Infektion der frischen BHK-21-Zellen mit der zusammenverpackten RNA
ergibt nur die Faktor VIII-Expression, wenn beide RNA-Moleküle in der
gleichen Zelle vorliegen.
-
E. KONSTRUKTION EINES
AURAVIRUS-ZUSAMMENVERPACKUNGSVEKTORS
-
Um
ein Auravirus-Expressionssystem analog zu dem für Sindbis beschriebenen zu
entwickeln, werden Standardtechniken, welche im Stand der Technik
bekannt sind, genauso wie spezifische Ansätze, welche in diesem Patent
beschrieben sind, für
die Konstruktionen verwendet. Das von ATCC erhaltene Virus wird
in den gezüchteten
Zellen vermehrt, seine Virion-RNA extrahiert und unter Verwendung
von konventionellen Techniken, die cDNA, welche sich über das
gesamte Genom erstreckt, synthetisiert und kloniert. Diese cDNA wird
dann verwendet, um Gentransfer-Vektorsysteme, im Prinzip ähnlich zu
diesen, beschrieben für
das Sindbis-Patent, zu konstruieren, einschließlich, aber nicht begrenzt
auf, ein Replikon, welches zum Tragen von dem heterologen Genen)
befähigt
ist, Verpackungszellinien, welche die strukturellen Proteingene
exprimieren und einzigartig für
dieses System, ein getrennter Verpackungs-kompetenter subgenomischer
Vektor, welcher befähigt
ist, das (die) zusätzliche(n)
heterologe(n) Gene) zu tragen. Da die Auravirus-subgenomische RNA
ein Verpackungssignal enthält,
mußten
Vorexperimente durchgeführt
werden, um diese Sequenz zu identifizieren, um deren Inaktivierung
während
des Ersetzens durch ein heterologes Genen) zu verhindern. Nach der
Identifizierung dieser Verpackungssequenz werden individuelle Elemente
dieses Aura-basierten Systems erzeugt.
-
Ein
Basis-Replikonvektor wird konstruiert, um die folgenden minimalen
Anforderungen zu enthalten: Aura-5'-Sequenzen, welche für die Replikation notwendig
sind, Nicht-Strukturprotein-kodierende Regionen, eine modifizierte
oder nicht modifizierte Verbindungsregion für subgenomische mRNA-Synthese,
eine multiple Klonierungssequenz für die Insertion von einem heterologen
Gen(en), eine oder mehrere Kopien des Verpackungssignals und 3'-Aura-Sequenzen,
welche für
die Replikation wichtig sind, einschließlich einer polyadenylierten
Sequenz. Ein stromaufwärts
liegender Bakteriophagen-RNA-Polymerase-Promotor wird für die in vitro Transkription
der Replikon-RNA verwendet. Alternativ wird ein eukaryotischer RNA-Polymerase-Promotor
für die
direkte Transkription von der cDNA verwendet.
-
Ein
Verpackungs-kompetenter subgenomischer Vektor soll derart konstruiert
werden, daß er
die folgenden Minimalanforderungen erfüllt: Eine modifizierte oder
nicht-modifizierte
Verbindungsregion, eine multiple Klonierungssequenz zur Insertion
von einem heterologen Gen(en), eine oder mehrere Kopien des Verpackungssignals
und 3'-Aura-Sequenzen,
welche für
die Replikation/Minus-Strangsynthese notwendig sind, einschließlich einer
Polyadenylierungssequenz. Der subgenomische Vektor kann in einigen
Fällen
mit Aura-5'-Replikations-Sequenzen
konstruiert werden, welche stromabwärts zu der Verbindungsregion
positioniert sind, so daß der
Vektor als ein Amplikon fungiert. Die Transkription der subgenomischen
Vektor-RNA wird in vitro unter Verwendung eines Bakteriophagen-RNA-Polymerase-Promotors
oder der cDNA in vivo unter Verwendung eines eukaryotischen RNA-Polymerase-Promotors
durchgeführt
werden. Ferner kann das anfängliche
Transkript in Sense-Konfiguration oder in Antisense-Konfiguration
vorliegen.
-
Verpackungszellinien
werden, wie kürzlich
für Sindbis-Vektoren
beschrieben, derart konstruiert, daß die mRNA für eine oder
mehrere der Strukturproteine von der Verbindungsregion transkribiert
wird und durch das Aura-Replikon induzierbar ist. In anderen Fällen wird
ein oder mehrere Strukturproteine unter der Kontrolle eines induzierbaren
oder konstitutiven eukaryotischen Promotors exprimiert werden. In
jedem Fall werden spezifische inaktivierende Mutationen an einigen
Verpackungssequenzen durchgeführt,
welche in den Strukturproteingenen vorliegen, um die Enkapsidierung
dieser Sequenzen mit dem Replikon zu verhindern. Diese Mutationen
sind stille Änderungen,
gewöhnlich
an der dritten Position des Codons, welche nicht die kodierten Aminosäuren beeinflußt.
-
Die
Fähigkeit,
verschiedene heterologe Gene zu verpacken, wird für viele
therapeutische Anwendungen benützt,
welche die Expression von verschiedenen Zytokinen, verschiedenen
CTL-Epitopen, Kombinationen von Zytokinen und CTL-Epitopen, um die
Immunpräsentation
zu vergrößern, verschiedene
Untereinheiten eines therapeutischen Proteins, Kombinationen von
therapeutischen Proteinen und Antisense-RNAs, usw. einschließen, aber
nicht darauf begrenzen. Zusätzlich
zu seinem Nutzen für
die Expression von verschiedenen heterologen Genen ermöglicht die
Verpackung von subgenomischen mRNAs in Virionen diesem Vektorsystem auch
den Transfer von extrem langen heterologen Sequenzen, welche in
anderen Alphavirussystemen unmöglich
sein könnten.
Darüber
hinaus kann dieser mehrphasige Ansatz auch für die Entwicklung von Herstellerzellinien
nützlich
sein, wobei Replikaseproteine und Strukturproteine stabil exprimiert
werden, und ein beliebiges heterologes Gen, welches in einem subgenomischen
Vektor enthalten ist, könnte
dann schnell als stabiler integrierender Bestandteil eingeführt werden.
-
BEISPIEL 7
-
KONSTRUKTION
VON SINDBISVIRUS-VERPACKUNGSZELLINIEN
-
Eine
weitere Ausführungsform
des Sindbis-Gentransfersystems betrifft die Entwicklung von Sindbis-Verpackungszellinien.
-
Die
Nachbildung der Sindbis-Verpackungszellinie nach dem natürlichen
Replikationszyklus des Sindbisvirus sollte eine Zellinie ergeben,
welche hohe Spiegel der Genexpression ergibt, basierend auf der
Zahl der zur Translation befähigten
RNA-Moleküle,
welche von dem replizierenden RNA-Molekül erzeugt werden. Auf der anderen
Seite sind positiv-strängige
RNA-Viren darauf gerichtet, defekt-interferierende RNAs herzustellen,
welche darauf gerichtet sein können,
den RNA-Vektor zu verändern,
um so die Gesamteffektivität
der Vektorpartikel zu verringern, und welche auch die hohen Spiegel
der Expression während
ausgedehnten Züchtungsperioden
verringern können.
Deshalb ist ein Ansatz eingerichtet worden, in welchem ein stabil
integrierter DNA-Expressionsvektor hergestellt wird, um das Sindbis-Vektor-RNA-Molekül zu erzeugen,
welches die Fähigkeit
beibehält,
selbst zu replizieren. Dieser Ansatz erlaubt kontinuierliche Vektor-Expression über lange Züchtungszeiträume, da
das integrierte DNA-Vektor-Expressionssystem
durch einen Arzneimittel-Selektionsmarker aufrechterhalten wird,
und das DNA-System konstitutiv unveränderte RNA-Vektoren exprimiert,
welche nicht durch defekte RNA-Kopien ausverdünnt werden können. In
dieser Hersteller- Zellkonfiguration
wird der DNA-basierte Sindbis-Vektor anfänglich in die Verpackungszellinie
durch Transfektion eingeführt,
da Größenbegrenzungen
die Verpackung des Expressionsvektors in einen viralen Vektorpartikel
für die
Transduktion verhindern könnten.
Auch für
diese Konfiguration wird die T7-RNA-Polymerase-Erkennungssequenz des Plasmids,
welche kürzlich
verwendet worden ist, um die Vektor-RNA zu transkribieren, durch
eine andere geeignete Promotorsequenz, welche durch die verwendete
Elternzellinie definiert ist, ersetzt. Diese Plasmidsequenz würde auch
einen Selektionsmarker unterschiedlich von diesen, welche verwendet
werden, um die Verpackungszellinie zu erzeugen, enthalten.
-
Die
Expression der Sindbisproteine und/oder Replikon-RNA auf bestimmten
Spiegeln kann zytotoxische Effekte in Verpackungszellinien ergeben.
Daher ist es in einigen Fällen
für diese
Elemente wünschenswert,
nur exprimiert zu werden, nachdem die Zellen sich auf eine gewisse
kritische Dichte vermehrt haben. Zu diesem Zweck sind zusätzliche
Modifikationen durchgeführt
worden, wobei die Strukturproteine, welche für die Verpackung notwendig
sind, nur nach der Induktion durch den RNA-Vektor selbst oder anderen
Stimulanzien synthetisiert werden. Einige Modifikationen erlauben
auch die individuelle Expression dieser Proteine unter der Kontrolle
von getrennt induzierbaren Elementen unter Verwendung von Expressionsvektoren,
welche die Gene, welche diese Proteine kodieren, entkoppeln. Zusätzlich kann
die Expression des induzierten Vektormoleküls selbst durch noch ein anderes
induzierbares System kontrolliert werden. Diese Konfiguration ergibt
eine Kaskade von Ereignissen, welche der Induktion folgen, welche
schließlich
zu der Herstellung von verpackten Vektorpartikeln führt.
-
A. AUSWAHL EINER ELTERNZELLINIE
FÜR DIE
ENTWICKLUNG DER SINDBIS-VERPACKUNGSZELLINIE
-
1. Persistent oder chronisch
infizierbare Zellen
-
Ein
wichtiges Kriterium für
die Auswahl möglicher
Elternzellinien, um Sindbis-Verpackungszellinien
zu erzeugen, ist die Wahl von Zellinien, welche nicht während der
Sindbis-Vektorreplikation und -produktion lysiert werden. Dieses
Kriterium ist für
die Entwicklung einer Sindbis-Vektor-Herstellerzellinie essentiell,
welche über lange
Zeiträume
vermehrt werden kann und als eine stabile Vektorquelle verwendet
werden kann. Es ist bekannt, daß die
Sindbis-Infektion der meisten Säugerzellen
die Lyse der Zelle ergibt; die Verwendung von verschiedenen Insektenzellinien
sollte dieses Problem jedoch umgehen. Als ein Beispiel ergibt die
Infektion von Aedes albopictus-Zellen mit Sindbisvirus ein persistentes
oder chronisches nicht-zytopathisches
Viruswachstum, in welchem die infizierten Zellen lebensfähig bleiben
und kontinuierlich Virus ausscheiden. Andere Insektenzellinien wie
Aedes aetypti-, Spodoptera frugiperda- und Drosophila melanogaster-Zellinien
sollten auch die gleiche persistente Infektion ausüben. Deshalb
verwendet die erste Sindbis-Verpackungszellinien-Konfiguration
eine Insekten-Elternzellinie, wie die Aedes albopictus- oder Drosophila-
Zellinie, welche einen stabil transfizierten Expressionsvektor,
welcher die Sindbis-Strukturproteine unter der Kontrolle von induzierbaren
oder nicht-induzierbaren Promotoren, welche in diesen Zelltypen
aktiv sind, enthält
und einen selektierbaren Marker koexprimiert.
-
Kürzlich ist
ein Sindbisvirus-induziertes Protein zellulären Ursprungs, welches mit
der Herunterregulation der Sindbisvirus-Produktion in infizierten
Aedes albopictus-Zellen assoziiert worden ist, identifiziert und
gereinigt worden (Virologie 194: 44). Das Protein ist ein kleines
hydrophobes Peptid von etwa 3200 Da., welches den antiviralen Status
induzieren und sowohl die 49S als auch die 26S virale RNA-Synthese inhibieren
kann. Mit dem antiviralen Peptid behandelte Zellen zeigen gewöhnlich ruhenden
Stillstand der Zellteilung für
96 Stunden in nicht-infizierten Zellen, und dann werden normale
Wachstumsraten wiederhergestellt. Zellen, welche diesem Peptid vor
der Infektion ausgesetzt worden sind, sind nicht befähigt, Sindbisvirus
zu replizieren und scheinen diesen Phenotyp durch konstitutives
Herstellen des antiviralen Proteins über 10 Monate kontinuierlicher
Passagierung aufrechtzuerhalten.
-
Es
ist erkannt worden, daß diese
zelluläre
Antwort auf die Sindbisinfektion in Aedes albopictus-Zellen die
optimale Effizienz eines rekombinanten Sindbis-Vektor-Herstellersystems
verringern könnte.
Um die Effizienz der Sindbis-Vektor-Produktion zu verbessern, sind
zwei Verfahren ausgedacht worden, um das Virus-induzierte zelluläre antivirale
Protein zu inaktivieren, um so jegliche Reduktion der Vektorpartikel-Titer
zu verhindern. Dieses erste Verfahren bringt eine Reinigung dieses
oben beschriebenen zellulären
Proteines und die Bestimmung eines Teils der primären Aminosäuresequenz
von ihrem carboxyterminalem Ende unter Verwendung etablierter, im
Stand der Technik bekannter Methoden mit sich. Die resultierende
Aminosäuresequenz wird
dann verwendet, um mögliche
entsprechende genomische Sequenzen abzuleiten, welche es einem ermöglichen,
ein degeneriertes PCR-Primerpaar zu entwerfen, welches verwendet
werden kann, um die spezifische zelluläre Sequenz zu amplifizieren.
Diese amplifizierte Sequenz wird dann unter Verwendung von im Stand
der Technik bekannten Standardmethoden kloniert, um einen getrennten
Bereich der Gene zu erhalten, welche dieses hemmende Protein kodieren.
Die Bestimmung der Nukleotidsequenz dieses Klons ermöglicht es
dann, einen Vektor zu entwerfen, welcher spezifisch in dieses Sindbis-hemmenden
Gen durch homologe Rekombination integriert, und dessen Kapazität ausschaltet
bzw. „ausknockt", ein funktionelles
Protein zu exprimieren. Klone, welche diese „Knockout-Sequenz" enthalten, können durch
Insertion eines auswählbaren Markers
in die einzelne klonierte Region des hemmenden Proteins, vor der
Transfektion der Zellen mit dem Vektor, selektiert werden.
-
Ein
zweites Verfahren, um dieses Sindbis-Virus-hemmende Protein funktionsunfähig zu machen, schließt die Mutagenese
von Aedes albupictus-Zellen mit beispielsweise BUDR (5-Bromdesoxyuridin)
ein. Diese mutagenisierte Verpackungszellinien-Population wird dann mit einem Sindbis-Vektor
infiziert, welcher fähig ist,
den Neomycin-Resistenzmarker zu exprimieren. Bei hohen Konzentrationen
des G418-Arzneimittels
sind nur diese Zellen, welche große Mengen des Sindbis-Vektors
herstellen und deshalb unfähig
sind, das Sindbis-hemmende Gen zu exprimieren, fähig zu überleben. Nach der Selektion
werden resistente Kolonien gepooled, verdünnungskloniert bzw. unter verdünnten Bedingungen
kloniert und auf hohe Titer der Sindbis-Produktion überprüft.
-
2. Modifizierung der Zellen
um die Empfindlichkeit der Sindbis-Expression zu verringern: Unterdrückung der Apotose
-
Obwohl
die meisten Säuger-Zellinien
typischerweise während
der Sindbis-Virusinfektion
lysiert werden, haben neuere Ergebnisse den Wechsel von lytischer
zur persistenten Sindbis-Infektion in einer Ratten-Prostata-Adenokarzinom
(AT-3)-Zellinie
gezeigt. Dieser Wechsel wurde durch konstitutive Expression des bcl-2-Onkogenproduktes
in der Zellinie vor der Sindbis-Infektion durchgeführt. Die
Sindbis-Infektion
von AT-3-Zellen, welche das bcl-2-Onkogen exprimieren, ergibt die
Herstellung des Virus ohne offensichtliche Zytopathologie (Nature
361: 739). Diese Zellinien-Modifikation könnte sich für die Umwandlung von Zellinien,
wie die Hundezellinien D-17 und Cf2, die humanen Zellinien HT1080
und 293, die Wachtelzellinie QT-6, die Babyhamster-Nierenzellinie
BHK-21, die Maus-Neuroblastomzellinie
N18 und die Rattenprostata-Adenokarzinom AT-3, für den persistent infizierbaren
Status zur Verwendung als potentielle Sindbis-Verpackungs- und Herstellerzellinien, ähnlich zu
denen der Retrovektor-Herstellerlinien, als nützlich erweisen.
-
Ein
bcl-2-Onkogen-retroviraler Expressionsvektor ist kürzlich beschrieben
worden (Nature 361: 739). Ein neuer bcl-2-Expressionsvektor wird
unter Verwendung von im Stand der Technik bekannten, rekombinanten
DNA-Standardtechniken konstruiert, um das 910 bp-EcoRI-cDNA-Fragment,
welches von dem Plasmid p84 (Nature 336: 259) stammt, in jeden im
Handel erhältlichen
Expressionsvektor, welcher einen konstitutiven Promotor enthält und einen
selektierbaren Marker kodiert, zu insertieren. Sorgfältige Überlegungen
müssen gemacht
werden, um jeden Typ von Homologie zwischen Sindbis-Nukleinsäuresequenzen
und anderen transduzierten Vektoren zu vermeiden. Diese Vorkehrung
sollte getroffen werden, um Rekombinationsereignisse zu verhindern,
welche zum unerwünschten
Verpacken von selektierbaren Markern oder dem bcl-2-Onkogen in rekombinanten
Sindbis-Partikeln
führen
können.
Dies ist als ein wichtiger Punkt durchzuführen, da das hierin beschriebene
Sindbis-Vektorsystem zu Verwendung als ein biologisches Therapeutikum
entworfen ist. Sobald der bcl-2-Expressionsvektor konstruiert ist,
wird die Eltern-Säugerzellinie
(e. h. BHK-21-Zellen) unter Verwendung von Standardtechniken transfiziert
und nach dem geeigneten Marker selektiert. Die resistenten Kolonien werden
dann vereinigt, gefolgt durch Verdünnungsklonierung. Individuelle
Klone werden dann vermehrt und auf bcl-2-Expression geprüft. Sobald
die Expression nachgewiesen ist, wird die persistente Sindbis-Infektion überprüft, gefolgt
durch ihre Verwendung als Elternzellinie für die Sindbis-Verpackungszellinien-Entwicklung.
-
Die
Sindbis-Infektion von BHK-Zellen ergibt morphologische Änderungen
und DNA-Fragmentationsmuster,
welche Apoptose diagnostizieren, und die Umwandlung von lytischer
zu persistierender Infektion durch das bcl-2-Onkogen kann durch
eine Suppression dieses programmierten Zelltodes (Nature 361: 739)
vermittelt werden. Zusätzlich
hat die Infektion von Säugerzellen
mit anderen Viren, einschließlich
Adenovirus, Polyomavirus, SV40 und HIV Zytotoxizität wegen
der Apoptose ergeben. Deshalb wären
andere Genprodukte, zusätzlich
zu dem bcl-2-Onkogen, welche Apoptose unterdrücken, für die Expression in einer Sindbis-Verpackungs- oder Herstellerzellinie
wünschenswert.
Anfänglich
werden drei virale Gene, welche gezeigt haben, die Apoptose zu unterdrücken, in
Sindbis-Verpackungszellinien exprimiert: Das Adenovirus E1B-Gen,
welches das 19-kD-Protein kodiert (Rao et al., PNAS 89: 7742–7746, 1992),
das Herpes Simplex-Virustyp-1-g134.5-Gen (Chou
and Roizman, PNAS 89: 3266–3270,
1992) und das AcMNPV-Baculovirus p35-Gen (Clem et al., Science 254:
1388–1390,
1991). Die individuellen Gene werden in Plasmid-Expressionsvektoren, welche von eukaryotischen
konstitutiv transkriptionellen Promotoren kontrolliert werden und
einen selektierbaren Marker enthalten, unter Verwendung von im Stand
der Technik bekannten Standardtechniken insertiert. Diese Expressionsvektoren
werden anschließend,
wie kürzlich
beschrieben, in Zellinien transfiziert und die geeignete Selektion
verwendet. Die Selektion nach stabiler Integration dieser Gene und
konstitutiver Expression ihrer Produkte sollte eine weiter ausgedehnte
Vektor-Produktion in Zellinien, welche bekannt sind, empfindlich
auf Sindbis-induzierte apoptotische Ereignisse zu sein, erlauben.
Zusätzlich
ist es möglich,
daß jedes
Genprodukt Apoptose durch seinen eigenen einzigartigen Mechanismus
hemmen kann. Deshalb werden die Gene auch in die Verpackungszellinien
in verschiedenen Kombinationen eingeführt werden, um einen stärkeren suppressiven
Effekt zu erhalten. Schließlich
können
andere Genprodukte mit ähnlichen
Effekten auf die Apoptose leicht in Verpackungszellinien aufgenommen
werden, sowie sie entdeckt sind.
-
Bei
der Herleitung von Sindbis-Vektor-Herstellerzellinien werden viele
Ansätze
vorgeschlagen, um die Expression der viralen Gene zu kontrollieren,
so daß die
Herstellerzellinien, welche stabil sowohl mit Vektor als auch mit
Vektor-Verpackungskassetten
transformiert sind, abgeleitet werden können. Diese Ansätze schließen induzierbare
und/oder bezüglich
der zellulären
Differenzierung sensitive Promotoren, Antisense-Strukturgene, heterologe
Kontrollsysteme und Moskito- und andere Zellen, in welchen virale
persistente Infektionen etabliert werden, ein. Wie auch immer die
Endkonfiguration der Sindbis-Vektor-Herstellerzellinie ist, es scheint
klar zu sein, daß die
Etablierung der persistenten Infektion oder zumindest der Verzögerung des Zelltods
als ein Ergebnis der viralen Genexpression durch Hemmung der Apoptose
verbessert werden würde. Die
DNA-Tumorviren, einschließlich
Adenovirus, HPV, SV40 und das Maus-Polyomavirus (Py) transformieren zum
Teil die Zellen durch Bindung an und Inaktivierung des Retinoblastom-(Rb)-Genprodukts
p105 und seines eng verwandten Genprodukts p107 und anderer Genprodukte,
welche in die Kontrolle des Zellzyklus involviert sind, einschließlich Cyclin
A, p33cdk2 und p34cdc2.
Alle diese Viren, ausgenommen Py, kodieren Genprodukte, welche an
p53 binden und inaktivieren. Einzig Py kodiert das mittlere T-Antigen
(mT), welches an die Membran-Tyrosinkinase src und auch die Phosphatidylinositol-3-Kinase
bindet und inaktiviert, welche für
das volle Transformationspotential dieses Virus benötigt wird
(Talmage et al., Cell 59: 55–65,
1989). Die Bindung an und Inaktivierung von Rb- und p53-rezessiven
Onkogenprodukten verhindert, daß Zellen,
welche durch diese DNA-Tumorviren transformiert sind, in den apoptotischen
Weg eintreten. Es ist bekannt, daß p53 fähig ist, die Zellteilung anzuhalten,
zum Teil durch Hemmung der Expression von Proteinen, welche mit
der zellulären
Proliferation assoziiert sind, einschließlich c-fos, hsc70 und bcl-2
(Miyashita et al., Cancer Research 54: 3131–3135, 1994).
-
Um
die Dauer der Sindbis-Virusproduktion zu verlängern oder um möglicherweise
die persistente Sindbis-Infektion zu fördern, werden die Verpackungszellen
mit viraler genomischer DNA von Py oder SV40 transformiert. Es ist
bekannt, daß die Maus-
und Primaten-DNA-Tumorviren Py bzw. SV40 leicht eine stabile Transformation
in Zellen von Arten unterschiedlich von dem natürlichen Wirt etablieren. In
solchen nicht-permissiven Zellen, beispielsweise solche, abgeleitet
aus Hamstern, sind diese Viren nicht fähig, zu replizieren, wobei
sich eine virale "Early
Region"- bzw. frühe Region-expressionabhängige (z.
B. T-Antigen) Integration ergibt (s. Kapitel 19, Benjamin und Vogt,
Fields Virology Bd. 1). SV40- und Py-T-Antigene werden konstitutiv
in diesen transformierten Hamsterzellen exprimiert.
-
SV40-
und Py-transformierte Zellinien werden etabliert, und die Kinetiken
und Spiegel der Sindbis-Produktion und -zytopathologie nach der
viralen Infektion bestimmt. Wenn die apoptotischen Ereignisse, welche für die Sindbis-Proliferation
in Hamsterzellen charakteristisch sind, verringert werden, wird
jede Prototyp-Sindbis-Verpackungszellinie
anschließend
mit Py oder SV40 transformiert, um die Ausbeute an verpacktem Vektor aus
diesen Zellen zu vergrößern.
-
3. Modifikation der Zellen
um die Empfänglichkeit
der Sindbis-Expression
zu verringern: Herstellung von Aktivierungs-abhängigen Vektorpartikeln
-
Das
Sindbis E2-Glykoprotein wird als ein "Precursor"- bzw. Vorläufer-PE2 synthetisiert. Dieser PE2-Vorläufer und
das zweite virale Glykoprotein, E1, assoziieren im endoplasmatischen
Retikulum und werden prozessiert und werden als ein Heterodimer
für die
Virion-Aufnahme zu der infizierten Zellmembran transportiert. Bei
einigen Punkten während
dieser Prozessierung wird PE2 in E3 und reifes E2 gespalten. E3
ist der 64-aminoterminale Rest von PE2 und wird während der
Reifung in den extrazellulären
Raum verloren. Das größere Spaltungsprodukt,
E2, ist mit E1 assoziiert und mit dem verankert, was die virale
Hülle wird.
Eine Wirtszell-Protease ist für
die Prozessierung des PE2-Vorläufers
verantwortlich, welche an der Sequenz spaltet, welche direkt auf
ein hochkonserviertes kanonisches vier Aminosäure-(aa)-Rest-Motiv, basische-X-basische-basische
Aminosäuren
folgt. Eine mutierte, aus dem CHO-K1 Stamm abgeleitete Zellinie,
bezeichnet als RPE.40 (Watson et al., (1991) J. Virol 65: 2332–2339),
ist durch seine Unfähigkeit,
den PE2-Vorläufer in
die E3- und reife E2-Form zu prozessieren, unzulänglich in der Produktion des
Sindbis-Virusstammes AR339. Die Hüllen der in der RPE.40-Zellinie
hergestellten Sindbis-Virionen enthalten deshalb das PE2/E1-Heterodimer. RPE.40-Zellen sind mindestens
100mal resistenter gegenüber
der Sindbis-Virusinfektion als die Eltern-CHO-K1-Zellen, was auf
eine Ineffizienz in der Fähigkeit
der PE2-enthaltenden
Virionen, Zellen zu infizieren, hindeutet. Diese defekten Virionen,
erzeugt von der RPE.40-Zellinie, können in eine vollinfektiöse Form durch
Behandlung mit Trypsin überführt werden.
-
In
Verpackungs- oder Herstellerzellinien wird jedes durch Rekombination
hergestellte Wildtyp-Virus Zellen reinfizieren und wird schnell
amplifiziert werden; somit sind die verpackten Vektorpräparationen
signifikannt kontaminiert. Aus der RPE.40-Linie entwickelte Herstellerzellen
würden
eine deutliche Verbesserung gegenüber den anderen, für die Sindbis-Virusinfektion
permissiven Linien wegen der ineffizienten Amplifikation jedes,
während
der Vektorherstellung und Verpackung erzeugten, Wildtyp-Virus sein.
Deshalb sind die Vektorpräparationen
nicht signifikant mit Wildtyp-Virus kontaminiert. Darüber hinaus
kann dieses System auf andere Zellinien durch Entwicklung von „Knock
out"-Mutanten in
der analogen zellulären
Protease ausgedehnt werden.
-
B. STRUKTURELLE PROTEIN-EXPRESSION-KONSTRUKTE
-
1. Induzierbare und konstitutive
Strukturprotein-Vektorkonstrukte
-
Die
Entwicklung von Sindbis-Verpackungszellinien ist von der Fähigkeit
abhängig,
hohe intrazelluläre Spiegel
von wichtigen Strukturproteinen zu synthetisieren: Kapsid, E2 und
E1. Unglücklicherweise
können
die hohen Expressionsspiegel dieser Proteine, insbesondere der Hüllglykoproteine
E2 und E1, zu gleichzeitiger Zytopathologie und möglichem
Zelltod führen.
Deshalb sind die strukturellen Protein-Expressionskassetten mit induzierbaren
regulatorischen Elementen entworfen worden, welche den Spiegel der
Genexpression zusätzlich
zu anderen, welche konstitutive Spiegel der Expression aufrechterhalten,
kontrollieren.
-
In
der ersten Konfiguration ist die Expression der Sindbis-Strukturproteine
unter der Kontrolle von RSV LTR, in Verbindung mit den induzierbaren
lac-Operon-Sequenzen.
Dies wird durch Insertion der Sindbis-cDNA, welche den viralen Strukturproteingenen
entspricht, in die pOP13 und pOPRSV1-Vektoren (Stratagene) erreicht.
Diese getrennt verwendeten Vektoren werden mit dem p3'SS-Vektor (Stratagene)
kotransfiziert, welcher das lac-Repressor-„i"-Protein exprimiert. In Abwesenheit
des Induktors, beispielsweise Isopropyl-B-D-Thiogalaktopyranosid
(IPTG), ist vom Basal- oder vom konstitutiven Spiegel der Expression
eines Luziferase-Reportergens bei 10–20 Kopien pro Zelle berichtet
worden. Die Zugabe von IPTG ergibt eine Konformationsänderung
des Repressorproteins, welche eine verminderte Affinität des lac-i-Proteins
für lac-Operator-Sequenzen
ergibt, was einen hohen Expressionsspiegel des heterologen Genes
erlaubt. 95-fache Induktionsspiegel in Gegenwart von IPTG sind für heterologe
Gene, welche in dem pOP13-Vektor enthalten sind, berichtet worden.
-
Insbesondere
wird die Sindbis-Strukturproteingen-(SP)-cDNA in die pOP13- und
pOPRSV1-Vektoren, wie folgt, insertiert. Die SP-kodierende Region
wird im ganzen mit einem Primerpaar amplifiziert, dessen entsprechende
5'-Enden zu den
authentischen AUG Translationalstart- und UGA-Translationalstop-Sequenzen, einschließlich der
umgebenden Nukleotide, welche der Kozak-Konsensussequenz für effiziente
translationale Initiation an Sindbis-Nukleotid 7638 entsprechen,
passen. Der Forward-Primer ist zu den Sindbis-Nukelotiden 7631–7661 komplementär, und der
Reverse-Primer ist zu den Sindbis-Nukleotiden 11384–11364 komplementär. Die PCR-Amplifikation
der Sindbis-cDNA, welche den Strukturproteingenen entspricht, wird
mit einem Standard-Zweitemperatur-Zyklusprotokoll unter Verwendung
des folgenden Oligonukleotidpaares durchgeführt: Forward-Primer
(7638F)
Reverse-Primer
(11384R)
-
Zusätzlich zu
ihren jeweiligen Komplementaritäten
zu den angegebenen Sindbis-Nukleotiden
wird eine 5 Nukleotid-„Puffersequenz", gefolgt von einer
Not I-Erkennungssequenz,
an die 5'-Enden
jedes Primers geknüpft.
Nach der PCR-Amplifikation
wird das 3.763 bp-Fragment in einem 1% Agarosegel gereinigt, dann anschließend mit
Not I-Enzym verdaut. Das resultierende 3.749-bp Fragment wird dann
getrennt in die pOP13- und pOPRSV1-Vektoren ligiert, welche mit
Not I verdaut werden und dann mit alkalischer Phosphatase aus Kälberdarm
behandelt werden. Diese Expressionskassetten-Vektoren, welche die
gesamte kodierende Kapazität
der Sindbis-Strukturproteine enthalten, sind als pOP13-SINSP und
pOPRSV1-SINSP bekannt.
-
Variationen
der lac-Operon-Sindbis-Strukturprotein-Genexpressionkassetten können auch
unter Verwendung anderer viraler, zellulärer oder Insekten-basierter
Promotoren konstruiert werden. Unter Verwendung allgemeiner, in
der Technik bekannter molekularbiologischer Techniken, das lac-Operon
und der RSV LTR-Promotor,
oder nur der RSV LTR-Promotor, können
Sequenzen aus den Stratagene pOP13 und pOPRSV1-Vektoren herausgeschnitten
werden und durch andere Promotorsequenzen, wie der Cytomegalievirus-major-immediate-Promotor
(pOPCMV-SINSP), der Adenovirus-major-late-Promotor (pOPAMLP-SINSP)
oder Insektenpromotorsequenzen, welche den Drosophila Metallothionein-induzierbaren
Promotor (pMET-SINSP), Drosophila-Actin-5C distalen Promotor (pOPA5C-SINSP),
Hitzeschockpromotoren HSP65 oder HSP70 (pHSP-SINSP) oder den Baculovirus
Polyhedrinpromotor (pPHED-SINSP) einschließen, ersetzt werden.
-
2. Modifikation der Kassetten,
um die Proteinexpressionsspiegel zu vergrößern
-
Die
Sindbis-Strukturproteinexpression kann erhöht werden, wenn der Spiegel
der mRNA-Transkripte erhöht
ist. Die Erhöhung
der Spiegel der mRNA-Transkripte kann durch Modifizieren der Expressionskassette durchgeführt werden,
so daß Sindbis-Nicht-Strukturproteine
diese Transkripte erkennen, und wiederum die Botschaft auf höheren Spiegeln
replizieren. Diese Modifikation wird durch Zugabe des Minimalen-Verbindungsregionkernes
vom Wildtyp (Nukleotide 7579 bis 7602) zu dem äußersten 5'-Ende der Sindbis-Strukturprotein-kodierenden
Region zwischen die erste authentische ATG-Startsequenz für die Translation
und die Promotorsequenzen der Expressionskassette durchgeführt. Dies
kann durch Folgen der gleichen, oben beschriebenen PCR-Amplifikationstechnik
für die
Plazierung der Sindbis-Strukturprotein-cDNA in die pOPRSV13 und
pOPRSV1-Expressionsvektoren durchgeführt werden. Die einzige Modifikation
in diesem Verfahren ist das Ersetzen des 7638 Forward-Primer gegen
einen ähnlichen
Primer, welcher die Verbindungsregionkern-Nukleotide 7579–7602 zwischen
der Not I-Restrictionsenzymsequenz
und des ersten ATG der kodierenden Region wie folgt enthält: Forward-Primer
(JUN 7638F)
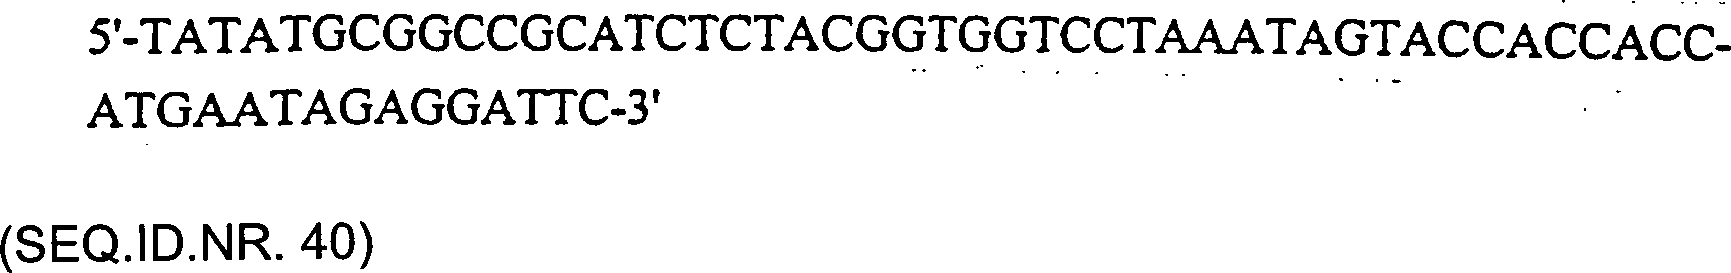
-
Nach
der PCR-Amplifikation wird das resultierende 3.787 bp Fragment in
einem 1% Agarosegel gereinigt, dann anschließend mit dem Not I Enzym verdaut.
Das resultierende 3.773 bp Fragment wird dann getrennt in die pOP13
und pOPRSV1-Vektoren
ligiert, welche mit Not I verdaut werden und mit alkalischer Phosphatase
aus Kälberdarmen
behandelt werden. Die resultierenden Expressionskassetten-Vektoren sind als pOP13-JUNSINSP
und pOPRSV1-JUNSINSP bekannt. Es muß jedoch erwähnt werden,
daß die
Einführung der
Verbindungsregionsequenzen in die Strukturproteinexpressionskassetten
Sequenzen einführt,
welche möglicherweise
zu unerwünschten
Rekombinationsereignissen führen,
was zu der Erzeugung von Wildtyp-Sindbisvirus führt.
-
3. Induzierbare
Expression von Strukturproteinen über Sindbis-Vektor
-
Wegen
der möglichen
zytotoxischen Effekte durch die Strukturproteinexpression kann die
Etablierung von induzierbaren Verpackungszellinien, welche noch
moderate Basalspiegel dieser Proteine exprimieren, nicht das beste
Verfahren sein. Deshalb werden Verpackungs-Zellinien-Expressionskassetten
konstruiert, welche regulatorische Elemente für die Induktion der Strukturproteinsynthese
durch hohe Spiegel durch Nicht-Strukturproteine, welche in trans
durch den Sindbis-Vektor bereit gestellt werden, aber keine Basallevelsynthese,
bis sie geeignet stimuliert werden, enthalten.
-
In
dieser Konfiguration wird eine Strukturproteinkassette konstruiert,
wobei die Transkription der Strukturproteingene von einer angrenzenden
Sindbis-Verbindungsregion-Sequenz
stattfindet. Die primären
Merkmale dieser Kassette sind: ein RNA-Polymerase II-Promotor, welcher
unmittelbar benachbart zu dem Sindbis-Nukleotid 1 positioniert ist,
so daß die
Transkriptioninitiation mit dem authentischen Sindbis-Nukleotid
1 beginnt, die 5'-terminalen-Sindbis-Sequenzen,
welche für
die Transkriptaseerkennung benötigt
werden, die Sindbis-Verbindungsregion-Sequenz
zur Expression der Strukturproteingen mRNA, die Sindbis-Strukturproteingensequenzen,
die 3'-terminalen-Sindbis-Sequenzen,
welche für
die Replikation benötigt
werden und eine Transkriptionsterminations/Polyadenylierungssequenz.
Wegen eines stromaufwärts
liegenden offenen Leserahmens, welcher an den Translation-Terminationscodons
vor der AUG-Startsequenz der Strukturproteine endet, kann die Expression
der Sindbis-Strukturproteine nur nach der Synthese der Minusstrang-RNA
durch Vektorgelieferte Nicht-Strukturproteine und die anschließende Transkription
einer Strukturproteingen-mRNA von der Verbindungsregion stattfinden.
Deshalb hängt
die Induzierbarkeit dieses Systems gänzlich von der Anwesenheit
von Nicht-Strukturproteinen
ab, welche mit dem Sindbis-Vektor selbst geliefert werden, welcher
entweder als in vitro transkribierte RNA oder als cDNA, welche stromabwärts zu dem
geeigneten Promotorelement positioniert ist, eingeführt ist.
Zusätzlich
erlauben die 5'-
und 3'-terminalen-Sindbissequenzen
diesem RNA-Transkript der Strukturproteingenkassette, durch die
gleichen durch den Vektor gelieferten Nicht- Strukturproteine amplifiziert zu werden
(s. 8).
-
Spezifisch
wird die Konstruktion einer Positiv-Sequenz, Vektor-induzierbaren
Verpackungskassette wie folgt durchgeführt. Der kürzlich beschriebene pVGELVIS-Vektor wird mit dem
Enzym BspEI verdaut, um die Nukleotide 422 bis 7054, einschließlich der
meisten Nicht-Strukturgen-kodierenden Sequenzen, zu entfernen, und
das verbleibende 9925 bp Fragment wird in einem 0,8% Agarosegel
gereinigt und anschließend
mit sich selbst religiert, um ein Konstrukt bekannt als pLTR/SindlBspE
zu erzeugen. Diese Deletion läßt das 5'-Ende des authentischen
Translationsstartcodons an den Nukleotiden 60–62 intakt und erzeugt in-frame
bzw. im Rahmen stromabwärts
UAA- und UGA-Stopcodons bei den Nukleotiden 7130–7132 bzw. 7190–7192 (ursprüngliche
Numerierung), um auf diese Weise die Translation von stromabwärts Strukturproteingen-offenen Leserahmen
zu verhindern. Das pLTR/SindlBspE-Verpackungskassettenkonstrukt
wird anschließend
in BHK-Zellen (ATCC #CCL 10) transfiziert, und positive Transfektanten
werden unter Verwendung des G418-Arzneistoffs bei 400 μg/ml, wie
zuvor beschrieben, selektiert. Die in 4 gezeigten Daten zeigen, daß die Transfektion
von Sin-luc Vektor-RNA in diese LTR/SindlBspE-Verpackungszellen
die Herstellung von infektiösen
Sindbis-Partikeln ergibt, welche die Sin-luc-RNA enthalten, sowie
für die
erhaltenen Überstände gezeigt wird,
daß sie
Sin-luc-Vektor-RNA auf frische Monolayer von BHK-Zellen transferieren.
-
Ein ähnliches
Verpackungskonstrukt wird auch unter Verwendung des pVG-ELVISd-Klons (zuvor beschrieben)
Ausgangsmaterial zur Erzeugung der BspEI-Deletion hergestellt. In
diesem Klon folgt der Sindbis-3'-terminalen-Sequenz
eine katalytische Ribozym-Sequenz, um noch genaueres Prozessieren
des primären
Transkripts, benachbart zu den 3'-terminalen-Sequenzen
von Sindbis, zu erlauben. Zusätzlich
können
Variationen dieser Verpackungskassetten-Konstruktionen, unter Verwendung
von in der Technik bekannten Standardtechniken, gemacht werden,
welche einschließen:
die Substitution von anderen RNA-Polymerasepromotoren für den gegenwärtigen MuLV
LTR, Zugabe von einem oder mehreren Nukleotiden zwischen dem RNA-Polymerasepromotor
und dem ersten Sindbis-Nukleotid oder die Substitution von Nicht-Sindbis-kodierenden
Leserahmen stromaufwärts
zu den Strukturproteinsequenzen, welche das 5'-Ende der Sindbis-Sequenzen, welches
für die
Transkriptaseerkennung benötigt
wird, beibehalten oder nicht beibehalten können.
-
In
einer anderen Vektor-induzierbaren Verpackungskonfiguration enthalten
die Expressionskassetten eine cDNA-Kopie der Sindbis-Strukturprotein-Gensequenzen,
welche durch ihre natürliche
Verbindungs- und 3'-untranslatierte
Regionen flankiert sind und in einen Expressionsvektor in einer
Orientierung insertiert sind, so daß eine primäre Transkription von dem Promotor
Antisense-Strukturprotein-Gen-RNA-Moleküle herstellt. Zusätzlich enthalten
diese Konstrukte auch, benachbart zu der Verbindungsregion, Sindbis-5'-terminale-Sequenzen,
welche notwendig für
die Erkennung durch die virale Transkriptase sind, und eine katalytische
Ribozymsequenz, welche direkt benachbart zu der Sindbis-Nukleotid
1 der 5'-terminalen-Sequenz
positioniert ist. Als solches spaltet dieses Ribozym das primäre RNA-Transkript
präzise
nach dem ersten Sindbis-Nukleotid. In dieser Antisense-Orientierung können die
Strukturproteingene nicht translatiert werden und sind völlig von der
Anwesenheit von Sindbisvirus-Nicht-Strukturproteinen zur Transkription
in die Positiv-Strang-mRNA vor ihrer Expression abhängig. Diese
Nicht-Strukturproteine
werden durch den Sindbis-Vektor selbst bereit gestellt. Zusätzlich,
da diese Konfiguration die genauen Sindbis-Genom-5'- und 3'-terminalen-Sequenzen enthält, erfahren
die Strukturproteingentranskripte eine Amplifikation, unter Verwendung
der gleichen Nicht-Strukturproteine, welche durch den Sindbis-Vektor bereit gestellt
werden.
-
Spezifisch
wird die Sindbis-Strukturproteingen-cDNA aus dem genomischen Klon
pVGSP6GEN entfernt und in den pcDNA3-Expressionsvektor (Invitrogen
Corp., San Diego, CA) wie folgt insertiert. Zuerst wird das Plasmid
pVGSP6GEN mit den Enzymen ApaI und BamHI verdaut, um alle Sindbis-Sequenzen
bis Nukleotid 7335, einschließlich
der Gene, welche die Nicht-Strukturproteine 1, 2, 3 und das meiste
von 4 kodieren, zu entfernen. Das verbleibende 7285 bp Vektorfragment,
welches die Sindbis-Strukturproteingene enthält, wird in einem 0,8% Agarosegel
gereinigt und anschließend
mit einer Polylinkersequenz, genannt SinMCS, welche durch Annealing
von zwei synthetischen OligoNukleotiden erhalten wird, ligiert.
Die Oligonukleotide, SinMCSI und SinMCSII, erhalten die Erkennungssequenzen
für ClaI,
BgII und SpeI und weisen nach dem Annealing ApaI- und BamHI-Enden
auf. Diese Sequenzen sind wie folgt: SinMCSI
SinMCSII
-
Das
resultierende Konstrukt, bekannt als pMCS-26s, wird dann modifiziert,
um die 5'-terminalen
299 Nukleotide von Sindbis zu enthalten, fusioniert an die 84 Nukleotide
lange Ribozymesequenz von dem antigenomischen Strang des Hepatitis
Delta Virus (HDV)(Nature 350: 434), unter Verwendung von überlappender PCR-Amplifikation. Zwei
Primerpaare werden anfänglich
in getrennten Reaktionen verwendet, gefolgt durch ihre überlappende
Synthese in einer zweiten PCR-Runde. In Reaktion #1 ist der Forward-Primer
(HDV49-XC) komplementär
zu HDV-Genom-Nukleotiden
823–859
und der Reverse-Primer (HDV17-68) ist komplementär zu den HDV-Genom-Nukleotiden
839–887,
mit Sequenzen wie folgt: Forward-Primer
(HDV49-XC)
Reverse-Primer
(HDV17-68)
-
Zusätzlich zu
ihren entsprechenden Komplementaritäten enthält der Primer HDV49-XC flankierende XbaI
und ClaI-Erkennungssequenzen am 5'-Ende. Die PCR-Amplifikation von HDV-Sequenzen wird
durch ein Standard-Zweitemperatur-Zyklusprotokoll mit diesen Primern und
Vent-Polymerase durchgeführt.
In Reaktion #2 ist der Forward-Primer (SIN-HDV), welcher genau die
HDV- und Sindbis-Sequenzen
verbindet, komplementär
zu den Nukleotiden 1–21
von Sindbis und genomischen Nukleotiden 871–903 von HDV und überlappt die
Sequenz des Primer HDV17-68 (von oben) um 20 Nukleotide, und der
Reverse-Primer (SIN276-SPE) ist komplementär zu den Sindbis-Nukleotiden
299–276,
mit Sequenzen wie folgt: Forward-Primer
(SIN-HDV)
Reverse-Primer
(SIN276-SPE)
-
Zusätzlich zu
ihren entsprechenden Komplementaritäten, enthält der Primer SIN276-SPE ein flankierendes
UAA-Translations-Terminationscodon und eine SpeI-Erkennungssequenz an seinem 5'-Ende. Die PCR-Amplifikation
des Fragments, welches Sindbis-5'-terminale-Sequenzen
fusioniert mit HDV-Ribozymsequenzen enthält, wird durch ein Standard-Zweitemperatur-Zyklusprotokoll
unter Verwendung von Vent Polymerase, diesen Primern und pVGSP6GEN-Plasmid
als Template bzw. Matrize durchgeführt. Nach der ersten Runde
der PCR-Amplifikation wird ein Zwanzigstel der Gesamtmengen jeweils
von Reaktion #1 und Reaktion #2 kombiniert und als Template in einer
zweiten Runde der PCR-Amplifikation mit zusätzlicher Zugabe der Primer
HDV49-XC und SIN276-SPE und einem Standard-Zweitemperatur-Zyklusprotokoll verwendet.
Nach der zweiten Runde der PCR wird das 414 bp Amplikon mit dem
Mermaid Kit (Bio 101, La Jolla, CA) gereinigt und mit den Enzymen
ClaI und SpeI gereinigt. Das verdaute Amplikon wird auf einem 1%
Agarosegel gereinigt und anschließend in das Plasmid pMCS-26s
ligiert, welches auch mit ClaI und SpeI verdaut und auf einem 1%
Agarosegel gereinigt wird. Das resultiernde Konstrukt, welches die
Expressions-Kassettenelemente HDV antigenomisches Ribozym/Sindbis
5'-terminale 299
Nukleotide/Sindbis-Verbindungsregion/Siondbis-Strukturproteingene/Sindbis
3'-terminale untranslatierte
Region enthält,
ist als pδ5'26s bekannt.
-
Die
Insertion der Strukturproteingenkassette von pδ5'26s in den pcDNA3-Vektor wird wie folgt
durchgeführt.
Plasmid pδ5'26s wird mit dem
Enzym XbaI und den 3'-verkürzten Enden
glatt bzw. "blunt" durch die Zugabe
von Klenow-Enzym und dNTPs gemacht. Die gesamte 4798 bp Strukturproteingenkassette
wird in einem 1% Agarosegel gereinigt. Plasmid pcDNA3 wird mit den
Enzymen HindIII und ApaI verdaut, und die Enden werden glatt durch
Zugabe von T4-DNA-Polymeraseenzym und dNTPs gemacht, und der 5342
bp Vektor wird in einem 1% Agarosegel gereinigt. Die zwei gereinigten
DNA-Fragmente mit glatten Enden werden anschließend ligiert, und der resultierende
Strukturprotein-Genexpressionskassetten-Vektor ist als pCMV-δ5'26s bekannt (s. 8). Die Transfektion von dieser DNA
in Zellen und Selektion auf G418-Resistenz wird wie zuvor beschrieben
ausgeführt.
-
Modifikationen
des CMV-Promotor/Antisense-Sindbis-Strukturprotein-Vektors können auch
unter Verwendung anderer viraler, zellulärer oder Insekten-basierender
Promotoren konstruiert werden. Unter Verwendung allgemeiner im Stand
der Technik bekannter molekularbiologischer Techniken kann der CMV-Promotor aus
dem Invitrogen pcDNA3-Vektor ausgeschnitten werden und durch Promotoren
wie solche, zuvor aufgelisteten, ersetzt werden. Eine andere Variation
dieser Antisense-Verpackungskassette
kann einschließen,
ist aber nicht begrenzt darauf: Zugabe von einem oder mehreren Nukleotiden
zwischen dem ersten Sindbis-Nukleotid und dem katalytischen Ribozym,
die Verwendung von anderen katalytischen Ribozym-Sequenzen für die Transkript-Prozessierung,
die Substitution eines genauen Transkriptions-Terminations-Signals
für die
katalytische Ribozym-Sequenz oder die Antisenseexpression von Strukturprotein-Genkassetten
unter Verwendung einer beliebigen stromabwärts liegenden Sequenz, welche
durch eine RNA-Polymerase erkannt wird, welche die Transkription
einer Strukturprotein-Gen-mRNA ergibt.
-
Ferner
sollte angemerkt werden, daß jedes
der beschriebenen Vektor-induzierbaren Konstrukte Sequenzen, homolog
zu dem Sindbis-Vektor selbst, enthält. Daher besteht das Potential
zur Erzeugung von Wildtyp-Virus durch Rekombination zwischen zwei
RNA-Molekülen.
Zusätzliche
Modifikationen werden durchgeführt,
um diese Möglichkeit,
wie unten beschrieben, zu eliminieren.
-
4. Trennung von Strukturprotein-Genen,
um die Kombination zu verhindern
-
Nach
dem Aufzeigen der Nützlichkeit
der hier beschriebenen Ansätze
werden zusätzliche
Verpackungszellinien, basierend auf diesen Prinzipien, erzeugt.
Diese zusätzlichen
Linien trennen die Integration und Expression der Strukturprotein-Gene,
was ihre Transkription als nicht-überlappende, unabhängige RNA-Moleküle erlaubt.
Die Expression von Capsid-Protein, unabhängig von den Glykoproteinen
E2 und E1 oder jedes dieser drei Proteine unabhängig voneinander, eliminiert
die Möglichkeit
der Rekombination mit Vektor-RNA und anschließende Erzeugung von kontaminierendem
Wildtyp-Virus.
-
Insbesondere
wird das Capsidprotein unabhängig
von einem induzierbaren Expressionsvektor exprimiert, so daß die Sequenzen,
welche eine Rekombination mit der Vektor-RNA ergeben könnten, eliminiert
werden. Als ein Beispiel wird das Capsidprotein-Gen von dem Plasmid
pVGSP6GEN mit einem Primerpaar, welches zu den Nukleotiden 7632–7655 (Forward-Primer)
und 8415–8439
(Reverse-Primer) komplementär
ist, mit folgenden Sequenzen amplifiziert:
-
-
-
-
Zusätzlich zu
ihren entsprechenden Komplementaritäten enthält der Forward-Primer NheI-
und HindIII-Erkennungssequenzen an seinem 5'-Ende, und der Reverse-Primer enthält sowohl
UAG- als auch UAA-Translationsstopcodons und eine XhoI-Erkennungssequenz
an seinem 5'-Ende.
Die Amplifikation wird unter Verwendung eines Standard-Zweitemperatur-Zyklusprotokolls
durchgeführt,
und das resultierende Amplikon wird mit den Enzymen NheI und XhoI
verdaut und auf einem 1% Agarosegel gereinigt. Das Expressionsplasmid
pMAM (Clontech), welches eine Dexamethason-induzierbare MMTV LTR
Promotorsequenz enthält,
wird mit den Enzymen NheI und XhoI verdaut und die Plasmid-DNA in
einem 1% Agarosegel gereinigt. Das Capsidprotein-Genfragment wird
in den pMAM-Vektor ligiert, und das resultierende Konstrukt ist
als pMAM-SinC bekannt. Plasmid pMAM-SinC wird in die geeignete Zellinie,
wie zuvor beschrieben, transfiziert und die Selektion auf stabile
Transfektanten wird unter Verwendung von HAT (Nypoxanthin, Aminopterin,
Thymidin)-Medium, wie vom Hersteller beschrieben, durchgeführt.
-
Die
Glykoproteingene, E1 und E2, werden zusammen unter Verwendung eines
der zuvor beschriebenen induzierbaren Systeme exprimiert. Beispielsweise
werden die E1- und E2-Gene von dem Plasmid pVGSP6GEN unter Verwendung
eines Primerpaars, welches zu den Sindbis-Nukleotiden 8440–8459 (Forward-Primer)
und den Sindbis-Nukleotiden 11.384–11.364 (Reverse-Primer) komplementär ist, amplifiziert.
Die PCR-Amplifikation wird unter Verwendung eines Standard-Zweitemperatur-Zyklusprotokolls
und dem folgenden Oligonukleotidpaar durchgeführt: Reverse-Primer
(11384R)
Forward-Primer
(8440F)
-
Zusätzlich zu
ihren entsprechenden Komplementaritäten enthält der Forward-Primer ein „inframe"-AUG-Translation-Initiationscodon,
und beide Primer enthalten eine NotI-Erkennungssequenz an ihren 5'-Enden. Nach der
PCR-Amplifikation wird das Amplikon mit dem NotI-Enzym verdaut und
in einem 1% Agarosegel gereinigt. Das resultierende Fragment wird
dann getrennt in die pOP13- und pOPRSV1-Vektoren (Stratagene) ligiert,
mit Not I verdaut und mit alkalischer Phosphatase aus Kälberdarm
bzw. "calf-intestinal-alkaline-phosphatase" (engl.), wie zuvor
beschrieben, behandelt. Diese Glykoprotein-Expressionsvektoren werden
verwendet, um Zellen zu transfizieren, welche zuvor mit dem Capsidprotein-Expressionskonstrukt
transfiziert worden sind.
-
5. Zusammenbau bzw. "Assembly" der Komponenten,
um die Sindbis-Verpackungszellinie
zu erzeugen
-
Als
Beispiel wird die Aedes albopictus-Zellinie verwendet, um den Zusammenbau
bzw. das Assembly der Komponenten zu zeigen. Es können jedoch
andere möglichen
Elternzellinien verwendet werden, um Sindbis-Verpackungszellinien
zu erzeugen, und sind zuvor diskutiert worden. Aedes albopictus-Moskitozellen (ATCC
Nr. CRL 1660) werden bei 28°C
in 5% CO2 in Minimal-Medium (Eagle) mit
nicht-essentiellen
Aminosäuren,
2 mM L-Glutamin, Earle's
balanced-Salzlösung,
0,11 Natriumbicarbonat und 10% fötales
Kälberserum (optimales
Medium) gezüchtet.
Etwa 5 × 10⁵ Moskitozellen werden in einer 35 mm Petrischale
gezüchtet
und mit 5 μg
p3'SS unter Verwendung
von 5 ml des Transfectam (Promega)-kationischen Lipidreagenses unter
serumfreien Mediumbedingungen, wie durch den Hersteller beschrieben,
transfiziert. Jedoch kann jede Methode der Transfektion durchgeführt werden,
d. h. durch Elektroporation, Calciumphosphat-Präzipitation oder unter Verwendung
einer von den leicht erhältlichen
kationischen Liposomenformulierungen und Verfahren, welche im Stand
der Technik allgemein bekannt sind. 24 h nach Transfektion werden
die Zellen, wie oben beschrieben, mit 4 ml optimalen Medium bedeckt,
mit 200 μg/ml
des Antibioticums Hygromycin ergänzt
und über
einen Zeitraum von 10 bis 14 Tagen selektiert. Expandierte Klone
werden dann isoliert und auf die Fähigkeit zur Expression des
Lac-Repressors durch Northern Blot-Hybridisierung überprüft. Ein einzelner Klon, welcher
zufriedendestellende Spiegel an Lac-Repressor-mRNA exprimiert, wird
dann mit einem Lac-Operon-Vektorkonstrukt
retransfiziert, welches die Sindbis-Strukturproteine (d. h. pOP13-SINSP oder pOPRSV1-SINSP)
exprimiert, gefolgt durch Arzneistoff-Selektion mit 200 bis 800 μg/ml Geneticin
und fortgesetzter Hygromycin-Selektion. Kolonien, welche Resistenz
gegen beide Antibiotikas zeigen, werden dann vereinigt, verdünnungskloniert
und vermehrt. Individuelle Klone werden dann mit 5 mM IPTG für 12 Stunden
induziert und auf hohe Spiegel von Sindbis-Strukturprotein-Expression überprüft. Die
Expression kann durch Western Blot-Analyse unter Verwendung von
spezifischen Antikörpern
(erhältlich
in der Literatur) oder durch Quantifizierung der Sindbis-spezifischen
RNA in RNase-Schutztests unter Verwendung von 32P-endmarkierten
RNA-Proben, welche zu der RNA der Sindbis-Strukturprotein-Genregion komplementär sind, überprüft werden.
Diese Testverfahren zeigen Klone mit den höchsten Spiegeln von Strukturprotein-Expression als Antwort
auf die Induktion mit IPTG. Verschiedene der hochexprimierenden
Moskitozellklone (bezeichnet als Albopictus-SINpak-Zellen) werden
dann auf ihre funktionelle Aktivität geprüft. Die funktionelle Aktivität wird durch
Aufzeigen der Fähigkeit
der Zellinien, den Luziferase-exprimierenden Vektor zu verpacken
und die darauffolgende Fähigkeit
des Mediumüberstandes BHK-21-Zellen
zu reinfizieren und Luziferase-Aktivität zu übertragen, überprüft.
-
Spezifisch
werden Albupictus-SINpak-Zellen, welche in 35 mm Petrischalen mit
dem oben beschriebenen Selektionsmedium, welches Hygromycin und
Geneticin enthält,
mit RNA transfiziert, welche durch in vitro-Transkription (Promega)
der zuvor beschriebenen pSKSINBV-luc cDNA transfiziert wird. Eine
Stunde nach Transfektion wird das Medium mit 5 mM IPTG ergänzt. Der Überstand
wird 24 h nach Transfektion geerntet und verwendet, um BHK-21-Zellen
direkt und eine frische Monolayer von Albupictus-SINpak-Zellen,
welche wie oben mit 5 mM IPTG für
mindestens 12 h induziert werden, zu infizieren. Die Überstände der
Infektion werden 24 h nach Infektion geerntet und dann verwendet,
um eine zweite Monolayer von BHK-21-Zellen, welche in 35 mm Petrischalen
wachsen, zu infizieren. 16 h nach Infektion werden die BHK-21-Zellen
lysiert und auf ihre Luziferase-Aktivität, wie beschrieben (Promega), überprüft. Der
Vergleich der Luziferaseaktivitäten,
welche von BHK-21-Zellen erhalten werden, welche nach der ersten
Runde der Vektorproduktion infiziert werden, mit BHK-21-Zellen,
welche nach der zweiten Runde der Vektorproduktion infiziert werden,
sollte mindestens eine zehnfache Differenz der Expressionsspiegel
zeigen. Wenn die Unterschiede in den Spiegeln zehnfach niedriger
sind, kann die Reduktion der dem Transfer folgenden Transduktionseffizienz
eine Folge des besetzten zellulären
Rezeptors auf der identischen Sindbis-Verpackungszellinie, aus welcher
der transiente Vektor hergestellt wurde, sein. Dies kann die Notwendigkeit
für die
Erzeugung von pseudotypisierten Sindbis-Vektoren zeigen, um die
Transduktions-Effizienz in Hüllebezogenen
Verpackungszellinien zu verbessern.
-
C. INDUZIERBARER VEKTOR
UND STRUKTURPROTEIN-EXPRESSION FÜR
SINDBIS-HERSTELLERZELLINIEN
-
1. Verwendung
von viralen Promotoren
-
Die
Herausforderung für
die Entwicklung einer Sindbis-Vektor-Herstellerzellinie liegt in
der Frage, ob ein Virus, dessen Infektion von Säugerzellen fast ausschließlich einen
produktiven lytischen Zelltod ergibt, irgendwie umgewandelt werden
kann, um eine persistente Infektion in den gleichen Zellen zu etablieren.
Eine Möglichkeit
ist die Sindbis-Vektor-Herstellerlinien aus Moskitozellen zu erzeugen,
wo virale Persistenz nach der Infektion resultiert. Der Titer von
infektiösem
Virus, hergestellt in persistent-infizierten Moskitozellen, beträgt jedoch
nur 1 × 10⁴ PFU/ml, mindestens fünf Größenordnungen kleiner als der
nach der lytischen Sindbisinfektion von BHK- Zellen Beobachtete. Deshalb kann es
kommerziell nicht möglich
sein, Moskito-abgeleitete Sindbis-Vektor-Herstellerzellinien
zu entwickeln.
-
Viele
Strategien sind für
induzierbare Sindbis-Vektor-Herstellerzellinien beschrieben worden,
welche sowohl Vektor- als auch virale Struktur-Genkassetten enthalten,
so daß die
produktive zytolytische Infektion nur nach dem korrekten Stimulus
stattfindet. Da diese Versuche auf einem „feed forward" Spiegel operieren, resultiert
jeder Fehler bzw. Schwäche
des Systems in der Initiation des Sindbis-Lebenszyklus und Zelltod.
-
Das
Entwicklungsmerkmal ist der Differenzierungsstatus, welcher vom
Genexpressionsmuster abhängig
ist. Genexpressionsmuster unterscheiden sich weit zwischen undifferenzierten
und ausdifferenzierten Stadien. Daher ist es möglich, daß eine Zelle, deren Differenzierungsstadium
kontrolliert werden kann, ein idealer Wirt ist, um eine Sindbis-Vektor-Herstellerzellinie
abzuleiten. In einer solchen Konfiguration werden der Vektor und
die Strukturkomponenten aus Differenzierungs-Stadium-induzierbare Promotoren, gemäß der beschriebenen
ELVIS-Strategie, gekoppelt und verwendet, um undifferenzierte Wirtszellen
stabil zu transformieren. Die terminale Differenzierung bzw. Ausdifferenzierung
der Wirts-Herstellerzelle nach Induktion durch die geeigneten Stimuli
ergibt übereinstimmend
die Induktion des Sindbis-Replikationszyklus und die Herstellung
des verpackten Vektors. Andere hierin beschriebene Strategien, einschließlich Antisense-Strukturgenen
und heterologen viralen Expressionssystemen, würden mit unten beschriebenen
zellulären
Differenzierungsstadium-abhängigen
Promotoren gekoppelt werden. Für
diesen Ansatz werden drei Beispiele unter Verwendung von entweder
einem viralen oder zellulären
Promotor beschrieben, welche nur in ausdifferenzierten Zellen aktiv
sind.
-
Es
ist gezeigt worden, daß das
Maus-Polyomavirus (Py), SV40 und Moloney-Murine-Leukemia-virus (M-MuLV) alle befähigt sind,
differenzierte embryonale Karzinom (EC)-Zellen der Maus zu infizieren
und zu erreichen, aber die Expression ihrer Gene (und heterologen
Gene) und Etablierung der produktiven Infektion ist blockiert (Swartzendruber
und Lehmann, J. Cell. Physiol. 85: 179–188, 1975; Peries et al.,
J. Natl. Cancer Inst. 59: 463–465,
1977). Diese viralen Wachstumseigenschaften sind in zwei Zellinien,
PCC4 und F9 nachgewiesen worden, weiche von malignen Stammzellen
von Maus-Teratorkarzinomen stammen. Die Blockierung der viralen
Vermehrung findet auf dem Niveau der Transkription und Replikation
statt und passt zu den Enhancern, welche in den viralen nichtkodierenden
Kontrollregionen enthalten sind (Linney et al., Nature 308: 470–472, 1984;
Fujimura et al., Cell 23: 809–814,
1981; Katinka und Yaniv, Cell 20: 393–399, 1980).
-
Wenn
M-MuLV undifferenzierte EC-Zellen infiziert, integriert die virale
DNA in das Genom. Wie oben erwähnt,
wird jedoch die Expression der viralen Gene oder der heterologen
Gene blockiert. Diese Blockierung der viralen Expression wird nach
der Ausdifferenzierung der EC-Zellen durch Zugabe von Retinsäure zum Wachstumsmedium
aufgehoben.
-
Um
die RNA-Expressionseigenschaften des pVGELVIS-Konstrukts in EC-Zellen
zu überprüfen, wird Plasmid-DNA
mit Lipofectamin gemäß der durch
den Hersteller vorgeschlagenen Bedingungen (ca. 5 μg DNA/8 mg
Lipidreagens) komplexiert und zu 35 mm Vertiefungen, welche undifferenzierte
PCC4- oder F9-Zellen enthalten (Fujimura et al. 1981. Cell 23: 809–814), bei
etwa 95% Konfluenz gegeben. Die Entwicklung der zytopathischen Effekte
(CPE) und der Spiegel der produktiven Sindbis-Infektion, welche
durch einen Plaquetest des Medienüberstandes quantifiziert wird,
wird in regelmäßigen Intervallen über 5 Tage
in undifferenzierten und differenzierten transfizierten PCC4- oder
F9-Zellen bestimmt. Die Differenzierung von F9- und PCC4-Zellen
wird durch Zugabe von Retinsäure
(Sigma Chemical Co., St. Louis, Mo) bei einer Endkonzentration von
1 μmol durchgeführt.
-
Es
ist vorgeschlagen worden, daß die
Hierarchie der relativen Expression heterologer Gene, welche in
undifferenzierten EC-Zellen, welche mit M-MuLV-Vektoren infiziert sind, beobachtet
wird, zum Teil insertionsabhängig
sein kann (Linney et al. 1987. J. Virol. 61: 3248–3253).
Deshalb werden möglicherweise
undifferenzierte EC-Zellen, welche mit pVGELVIS transfiziert sind,
unterschiedliche Ergebnisse in Bezug auf die Transkription der Sindbis-genomischen
cDNA und als Folge in Bezug auf die Initiation des viralen Lebenszyklus liefern.
Bei diesem Ereignis, welches auf die G418-Selektion von pVGELVIS-transfizierten
undifferenzierten EC-Zellen folgt, werden die verbleibenden Zellen
kloniert und expandiert. Die Zellklone werden dann auf die Produktion
von Sindbisvirus nach der Differenzierung durch Zugabe von Retinsäure (Sigma
Chemical Co., St. Louis, Mo) bei einer Endkonzentration von 1 μmol überprüft.
-
Um
die Vektor-Verpackungszellinien, deren Herstellung aus Strukturproteinen
in Anwesenheit von Sindbis-NSP Zelldifferenzierungsstadium-abhängig ist,
zu isolieren, werden undifferenzierte F9- oder PCC4-Zellen, wie
oben beschrieben, mit pLTR/SINdlBspE transfiziert und mit G418 selektiert.
Differenzierungsstadiumsensitive Klone werden dann durch Infektion
bei hoher Multiplizität
mit verpacktem SIN-luc-Vektor selektioniert. Klone, welche gegenüber Zelllyse
resistent sind oder keine verpackten SIN-luc-Vektorpartikel herstellen,
sind Anwärter
als Vektor-Verpackungsklone.
Diese Anwärter-Klone
werden dann auf SIN-luc-Vektor-Partikelproduktion,
welche auf die Ausdifferenzierung durch Retinsäure, wie beschrieben, folgt, überprüft.
-
Das
Maus-Wildtyp-Polyomavirus (Py) ist unfähig, in Teratorkarzinomzellinien
PCC4 oder F9 zu replizieren. Diese Blockierung der Replikation in
undifferenzierten Zellen findet auf dem Niveau der Transkription der
early region (d. h. T-Antigen)-Gene statt und wird durch Induktion
der Ausdifferenzierung mit Vitamin A freigesetzt. Py-Mutanten, welche
befähigt
sind, produktive Infektion in undifferenzierten PCC4- oder F9-Zellen
zu etablieren, passen zu der viralen Enhancerregion. Die Entstehung
von viralen embryonalen gewebespezifischen transkriptionalen Enhancerelementen
resultiert aus diesen Mutanten. Um diese Eigenschaft der Hemmung
der Py-Replikation
in undifferenzierten Teratorkarzinomzellinien auszunützen, wird
die virale regulatorische nichtkodierende Region, einschließlich des
Enhancers, an die genomische cDNA des Sindbisvirus, gemäß der ELVIS-Strategie,
gekoppelt. Die genaue transkriptionale Startstelle der Py-early-Region
ist bestimmt worden (siehe Tooze, DNA-Tumorviren). Die PCC4- und
F9-Zellinien werden stabil mit den Py-Sindbisvektoren transformiert. In diesem
Modell findet die produktive Sindbisinfektion nach Zugabe von Retinsäure zu dem
Kulturmedium und nach Induktion der Ausdifferenzierung statt.
-
Die
Py-nichtkodierende Region der Basen 5021–152, welche die Sequenzen,
welche den viralen Enhancern, 21 bp-Wiederholungen, Replikationsursprung,
CAAT- und TATA-Boxen und der early-mRNA-Transkription-5'-Capsequenz entsprechen,
einschließt,
ist an dem 5'-viralen
Ende positioniert, so daß in
vivo nur ein einzelner gecappter C-Rest zu dem Sindbis-5'-Ende hinzugefügt wird.
Das Nebeneinanderlegen der Py-nichtkodierenden Region und des Sindbis-5'-Endes wird durch überlappende
PCR, wie im Folgenden detailiert beschrieben, durchgeführt. Die
Amplifikation der Py-nichtkodierenden Region in der ersten primären PCR-Reaktion wird in
einer Reaktion, welche den pBR322/Py, das Stamm-A2-Plasmid (ATCC-Nummer 45017-p53.A6.6(pPy-1))
und das folgende Primerpaar enthält,
durchgeführt: Forward-Primer:
Pybgl5021F (Puffersequenz/Bgl II-Erkennungssequenz/Py nts 5021–5043)
Reverse-Primer:
SINPy152R (SIN nts 5-1/Py nts 152–134)
-
Die
PCR-Amplifikation der Py-nichtkodierenden Region mit dem oben gezeigten
Primerpaar wird unter Verwendung der Thermalase-thermostabilen-DNA-Polymerase (Ameresco
Inc., Solon, Ohio) und dem vom Lieferanten bereitgestellten Puffer,
welcher 1,5 mmol MgCl
2 enthält, ausgeführt. Zusätzlich enthält die Reaktion 5%
DMSO und Heißstart-Wachsperlen
(Perkin-Elmer), unter Verwendung des unten gezeigten folgenden PCR-Amplifikationsprotokolls:
-
Die
Amplifikation des Sindbis-5'-Endes
in der zweiten primären
PCR-Reaktion wird in einer Reaktion durchgeführt, welche den pVGSP6GEN-Klon
und das folgende Primerpaar enthält: Forward-Primer:
(Py nts 138–152/SIN
nts 1–16)
Reverse-Primer:
(SIN nts 3182–3160)
-
Die
PCR-Amplifikation der Sindbis-5'-terminale-Region
mit dem oben gezeigten Primerpaar weist die oben beschriebenen Reaktionsbedingungen
unter Verwendung des unten gezeigten folgenden PCR-Amplifikationsprotokolls
auf:
-
Die
442 bp- und 3202 bp-Produkte von den primären PCR-Reaktionen wurden mit Geneclean
(BIO 101) gereinigt und zusammen in einer PCR-Reaktion mit dem folgenden
Primerpaar verwendet: Forward-Primer:
Pybgl5021F (Puffersequenz/Bgl II-Erkennungssequenz/Py nts 5021–5043)
Reverse-Primer:
(SIN nts 2300–2278)
-
Die
PCR-Amplifikation des Primer-PCR-Amplikonprodukts mit dem oben gezeigten
Primerpaar ist mit den obigen Reaktionsbedingungen unter Verwendung
des unten gezeigten PCR-Amplifikationsprotokolls beschrieben:
-
Die
20 3'-terminalen
Basen des ersten primären
PCR-Amplikonproduktes überlappen
mit den 20 5'-terminalen
Basen des zweiten primären
PCR-Amplikonprodukts.
Das resultierende 2,742 bp überlappende sekundäre PCR-Amplikonprodukt wird
durch 0,8% Agarose/TBE-Elektrophorese gereinigt, mit Bgl II verdaut, und
das 2.734 bp Produkt wird in den mit Bgl II und CIAP behandelten
pcDNASINbgl/xba (siehe Beispiel 3) ligiert. Das resultierende Konstrukt
weist 16.641 bps auf und ist als ELVIS-PySIN bekannt. Um einen Strukturprotein-Expressionsvektor ähnlich zu
pLTR/SindlBsp für
die Ableitung von Vektor- Verpackungszellinien
zu konstruieren, wird die ELVIS-PySIN-Konstruktion mit Bsp EI vollständig verdaut
und unter verdünnten
Bedingungen religiert, um eine Deletion der Nichtstrukturproteine
zwischen den Basen 422–7054
durchzuführen. Dieses
Konstrukt ist als ELVIS-PySINdlBspE bekannt.
-
ELVIS-PySIN-Plasmid-DNA
wird mit Lipofectamin (GIBCO-BRL, Gaithersbery, MD) gemäß der vom Hersteller
vorgeschlagenen Bedingungen (ca. 5 μg DNA/8 mg Lipidreagens) komplexiert
und zu 35 mm-Vertiefungen hinzugefügt, welche undifferenzierte
PCC4- oder F9-Zellen von annähernd
75% Konfluenz enthalten. Die Entwicklung der zytopathischen Effekte
(CPE) und der Spiegel der produktiven Sindbis-Infektion, welche
durch Plaquetests des Mediumüberstandes
quantifiziert werden, werden in regelmäßigen Intervallen von 5 Tagen
in undifferenzierten und differenzierten PCC4- oder F9-Zellen bestimmt.
Die Differenzierung von F9- und PCC4-Zellen wird durch Zugabe von
Retinsäure
(Sigma Chemical Co., St. Louis, Mo) bei einer Endkonzentration von
1 μmol erreicht.
-
Wenn
die undifferenzierten EC-Zellen eine heterologe Antwort auf die
Transfektion mit ELVIS-PySIN aufweisen, werden die verbleibenden
Zellen, welche nicht durch die Sindbisvirusvermehrung, nach der G418-Selektion
von pVGELVIS-transfizierten undifferenzierten EC-Zellen, lysiert
werden, kloniert und expandiert. Die Zellklone werden dann auf die
Produktion von Sindbisvirus nach Differenzierung durch Zugabe von Retinsäure (Sigma
Chemical Co., St. Louis, Mo) bei einer Endkonzentration von 1 μM überprüft.
-
Die
Isolierung von Vektor-Verpackungszellinien, welche stabil mit dem
ELVIS-PySINdlBspE
transfiziert sind, mit einem Zelldifferenzierungsstadium-abhängigen Expressionsmuster
der Strukturproteine in Gegenwart von Sindbis-NSP wird wie oben
für das
pLTR/SindlBspE-Plasmid beschrieben durchgeführt.
-
2. Verwendung
von zellulären
Promotoren
-
Das
dritte Beispiel dieser Strategie verwendet die β-Globin-Locus-Kontrollregion.
Das β-Globin-Multigen-Kluster
enthält
fünf entwicklungsabhängig regulierte
Gene. In den frühen
Stadien der menschlichen Entwicklung ist der embryonische Dottersack
das hemopoetische Gewebe und exprimiert das ε-Globin-Gen. Dies wird gefolgt
von einem Umschalten auf das γ-Globulin-Gen
in der fötalen
Leber und die δ-
und β-Globulin-Gene im
erwachsenen Knochenmark (Collins und Weissman, 1984, Prog. Nucleic
Acid Res. Mol. Biol. 31–315).
-
Mindestens
zwei Maus-Erythrozyten-Leukämielinien,
MEL und Friend, dienen als Modelle für die von der Ausdifferenzierung
abhängige
Expression von β-Globin.
Die Expression von β-Globin
wird in diesen Linien nur nach Induktion der Ausdifferenzierung
durch Zugabe von 2% DMSO zum Wachstumsmedium beobachtet.
-
Der
gesamte β-Globin-Locus
wird durch die Locus-Kontrollregion (LCR) reguliert. In der LCR
liegt die dominante Kontrollregion (DCR) in der DNase I-hypersensitiven
Region, welche sich 5' zu
der kodierenden Region befindet. Die DCR enthält fünf DNase I-hypersensitive (HS1-HS5)-Sequenzen.
Die DCR steuert auf hohem Niveau unabhängig von der Integration der
Sequenz die Kopienzahl-abhängige
Expression von einem verknüpften
humanen β-Globingen
in transgenen Mäusen
und transfiziert stabil Maus-Erythrozyten-Leukämie-(MEL)-Zellen (Grosveld
et al., 1993, CSHSQB 58: 7–12).
In einer neuen Studie (Ellis et al. 1993 EMBO 12: 127–134) werden
Concatamere eines synthetischen Kerns, welcher mit Sequenzen in
HS2 überstimmt,
gezeigt, die als eine Locuskontrollregion funktionieren.
-
Um
die vom Differenzierungsstadium abhängige Expression von Sindbis-Vektoren
zu erreichen, wird die virale genomische cDNA neben einem Promotor
angeordnet, welcher einen tandem-synthetischen Kern enthält, welcher
der LCR HS2-Sequenz entspricht. Alternativ kann das gewünschte Sindbis-Vektorkonstrukt stromabwärts zu der
LCR in dem endogenen β-Globingen
durch homologe Rekombination insertiert werden. In einer solchen
Strategie würde
die β-Globintranskriptions-Insertionssequenz
nach der terminalen Differenzierung zuerst bestimmt, damit der Sindbis-Vektor
exakt an die Startstelle plaziert werden kann.
-
Die
hierin vorgeschlagene Strategie, in welcher die Initiation eines
lytischen viralen Lebenszyklus durch das Differenzierungsstadium
der Wirtszelle kontrolliert wird, sollte Anwendung in anderen Systemen
finden, wo die Kontrolle von virusinduzierter Zytopathologie erwünscht ist.
-
3. Insertion
der Vektorkonstrukte in Differenzierungsstadiumkontrollierte induzierbare
Promotoren
-
Die
Erzeugung von Klonen, deren Expression von heterologen Genen aus
Sindbis-Vektoren,
welche in der ELVIS-Konfiguration, wie in Beispiel 3 beschrieben,
positioniert sind, Differenzierungsstadium-abhängig ist, wird wie oben für die pVGELVIS-,
pLTR-SindlBspE-Plasmide erreicht. Die Erzeugung der Klone, deren
Vektorproduktion vom Differenzierungsstadium abhängig ist, wird durch Transfektion
der isolierten Differenzierungs-abhängigen Vektor-Verpackungsklone,
wie oben für
die ELVIS heterologen Genexpressions-Vektoren beschrieben, durchgeführt. Klone
mit dem gewünschten
Phenotyp oder Vektorproduktion nach Retinsäure-induzierter Differenzierung
werden, wie oben beschrieben, isoliert.
-
D. Strukturproteinexpression
von einer heterologen Astrovirus-Verbindungsregion
-
Zu
den kritischen Merkmalen eines Vektor-Verpackungssystems gehört eine
Zellinie, welche die Strukturkomponenten exprimiert, welche wichtig
sind, um einen infektiösen
Partikel, ohne die Erzeugung von Wildtyp-Virus durch Rekombination
zwischen Vektor und Strukturgen-Komponenten, zu erzeugen. Diese
zwei gewünschten
Fähigkeiten
der Verpackungszellinie werden in Systemen auf Retrovirus-Basis
durch die konstitutive Expression von gag/pol- und env-Genen von
individuellen, heterologen RNA-Polymerase II-Expressionskassetten
durchgeführt.
-
Ein
anderer wichtiger Aspekt von Vektor-Verpackungszellinien ist, ein
System abzuleiten, welches so nah wie möglich die normale Replikationsstrategie
des Wiltyp-Virus nachahmt. Dieser Sachverhalt ist in bezug auf den
beobachteten Titerspiegel des verpackten rekombinanten Vektors wichtig.
Die Synthese von viralen Strukturproteinen während der Sindbisinfektion
wird nach der Transkription von hohen Spiegeln der subgenomischen
mRNA von dem Verbindungsregion-Promotor,
gefolgt durch die effiziente Translation in die Strukturproteine,
erreicht. Der Verbindungsregion-Promotor liegt funktionell nur in
Antisense-Orientierung vor, und die Synthese der anti-genomischen
RNA findet nach der Translation der Nicht-Strukturproteine statt, um so die Expression
der Strukturproteine zu verzögern.
Daraus folgt, daß unter
Berücksichtigung
von Sindbis es wünschenswert
wäre, eine
Verpackungszellinie zu konstruieren, in welcher die Synthese der
Strukturproteine von dem Verbindungsregion-Promotor initiiert wird,
welcher wiederum durch Nichtstrukturproteine aktiviert wird, welche
von dem rekombinanten Vektormolekül exprimiert werden.
-
Es
ist bekannt, daß eine
relativ hohe Rekombinationshäufigkeit
zwischen RNA genomischen Molekülen
während
der Infektion mit Sindbisvirus über
einen "Copy-choice"-Mechanismus auftritt
(PNAS 1991 88: 3253–3257).
Eine Rekombination zwischen Vektor und Verbindungsregion-/Strukturgenkassetten
würde die Erzeugung
von Wildtyp-Sindbisvirus, vielleicht bei einem Niveau von einem
Wildtyp-Virus pro Million verpackter Vektorpartikel, erzeugen (Liljestrom
Bio/Technology 1991 9: 1356–1361).
Ein Weg, die Erzeugung von Wildtyp-Virus abzuschwächen, ist
die Strukturgene auf getrennten Expressionskassetten aufzutrennen,
ein Ansatz, weicher sehr erfolgreich mit Retrovirus-Verpackungszellinien
verwendet worden ist und zuvor in Beispiel 7 diskutiert worden ist.
-
Ein
zusätzlicher
Ansatz, um den Spiegel von Wildtyp-Virusproduktion in Sindbis-Vektor-Verpackungszellinien
zu verringern, würde
sein, die Strukturproteine unter der Kontrolle von genetischen Elementen
des Astrovirus zu exprimieren. Ein Schema für diese Konfiguration ist in 10 dargestellt. Ähnlich zu
dem Sindbisvirus schließt
die Expression der Astrovirus-Strukturproteine eine Verbindungsregion-Strategie ein, in
welcher hohe Spiegel des Strukturproteins von der subgenomischen
Botschaft synthetisiert werden. Die Astrovirus-Expressionskassette
könnte
aus einem der zwei folgenden angeordneten Elemente bestehen: (1)
Induzierbarer Promotor/Astrovirus-5'-Ende/Astrovirus-Verbindungsregion/Sindbis-Strukturgene/Astrovirus-3'-Ende oder (2) Antisense-Astrovirus-3'-Ende/Antisense- Sindbis-Strukturgen/Antisense-Astrovirus-Verbindungsregion/Antisense-Astrovirus-5'-Ende/Hepatitis-Deltavirus-Ribozym oder
andere Konfigurationen, wie in Beispiel 7 beschrieben. In beiden
Konfigurationen wird die Expressionseinheit durch Astrovirus-Nichtstrukturproteine über den gesamten
Mechanismus, welcher während
der viralen Replikation stattfindet, amplifiziert. Da viele Runden
der subgenomischen mRNA-Synthese,
welche von der Verbindungsregion initiiert wird, von jeder Expressionseinheit
stattfinden, wird die Amplifikation der Expressionseinheit mit den
Astrovirus-Nichtstrukturproteinen in der Produktion von hohen Spiegeln
von Sindbis-Strukturproteinen
resultieren. Die zweite Konfiguration der oben beschriebenen Sindbis-Strukturproteinkassette
kann besser als die erste funktionieren, da das primäre Transkript
des toxischen Sindbis-Strukturgens antisense vorliegt. Obwohl die
Expression der Strukturgene in der ersten Konfiguration nicht vor
der Synthese des Negativstrangs, gefolgt von der Synthese der positiven,
subgenomischen RNA von der Verbindungsregion, stattfinden sollte,
stellt die Antisense-Natur des primären Transkripts in der zweiten
Konfiguration ein zusätzliches
Kontrollniveau dar, um zytotoxische Proteinexpression zu verhindern.
-
Es
ist möglich,
daß kein
Wildtyp-Virus in einer Verpackungszellinie erzeugt wird, in welcher
die Sindbisvirus-Strukturproteine individuell von den Astrovirus-Verbindungsregion-Expressionskassetten
synthetisiert werden. Eine Rekombination zwischen der Nicht-Strukturprotein-Region
des Vektors und einer Astrovirus-Strukturprotein-Expressionskassette
würde ein
Molekül
ergeben, in welchem cis-Elemente
des Astrovirus mit Sindbis-Virusgenen gekoppelt werden, eine nicht
lebensfähige
Kombination. Eine korrekte Kopplung von Sindbis cis- und trans-Elementen würde zwei
exakte Rekombinations-Ereignisse zwischen Vektor und der Expressionskassette
des Astrovirus, zwischen der Astrovirus-Verbindungsregion und Strukturgen-ATG
und zwischen dem Strukturgen-Terminationscodon und dem Astrovirus-3'-Ende erfordern.
Um Wildtyp-Virus zu erzeugen, würde
dieses zweifache Rekombinationsereignis dreimal im gleichen Molekül (sechs
Gesamtereignisse) stattfinden müssen,
um die drei getrennten Sindbis-Strukturgene aufzunehmen.
-
Um
jede mögliche
Toxizität
der Astrovirus-Proteine zu verringern, wird die Synthese der Astrovirus-Expressionskassetten
durch induzierbare Promotoren kontrolliert. Eine Möglichkeit
ist, das lac-Operon gemäß des „lac-switch"-Systems, welches
zuvor in Beispiel 7 beschrieben worden ist (Stratagene), zu verwenden.
Der konstitutive Expressionsspiegel der lac-Operon-kontrollierten
Gene in Abwesenheit von dem nicht verlangten Induktor IPTG beträgt etwa
10 Kopien RNA pro Zelle. Der induzierbare Promotor, welcher der
Astrovirus-/Sindbisvirus-Strukturgen-Expressionskassette entspricht, kann
der lac-Operon oder andere geeignete Promotoren sein, welche sehr
niedrige Spiegel der konstitutiven Expression aufweisen. Die Konstruktion
der Verpackungszellinien dieser Konfigurationen, in welchen die
Kontrolle der Sindbisproteine durch einen heterologen Virus gesteuert
wird, sollte die Erzeugung von Hochtiter-Wildtyp-Virus-freien, verpackten
Vektorpartikeln ergeben.
-
BEISPIEL 8
-
ALTERNATIVE
VIRALE VEKTOR-VERPACKUNGSTECHNIKEN
-
Verschiedene
alternative Systeme können
verwendet werden, um rekombinante Sindbis-Viren, welche das Vektorkonstrukt
tragen, herzustellen. Jedes dieser Systeme zieht einen Vorteil aus
der Tatsache, daß das
Baculovirus und die Säugerviren,
Vaccinia bzw. Impfpocken und Adeno-Virus, welche kürzlich angepaßt worden
sind, große
Mengen von jedem gegebenen Protein, für welches das Gen kloniert
worden ist, herstellen. (Smith et al., Mol. Cell. Biol. 3: 12, 1983;
Piccini et al., Meth. Enzymology 153: 545, 1987 und Mansour et al., Proc.
Natl. Acad. Sci. USA 82: 1359, 1985).
-
Diese
viralen Vektoren können
verwendet werden, um Proteine in Gewebekulturzellen durch Insertion von
geeigneten Genen in den viralen Vektor herzustellen und können angepaßt werden,
Sindbis-Vektorpartikel herzustellen.
-
Adeno-Virus-Vektoren
stammen von im Kern replizierenden Viren ab und können funktionsunfähig sein.
Gene können
in Vektoren insertiert werden und verwendet werden, um Proteine
in Säugerzellen
entweder durch in vitro Konstruktion (Ballay et al. EMBO J. 4: 3861,
1985) oder durch Rekombination in Zellen (Thummel et al., J. Mol.
Appl. Genetics 1: 435, 1982) herzustellen.
-
Ein
bevorzugtes Verfahren ist, Plasmide unter Verwendung des Adeno-Virus- "Major late promoter"-(MLP)-Antriebes
zu konstruieren: (1) Sindbis-Nicht-Strukturproteine und (2) ein
modifiziertes Sindbis-Vektorkonstrukt. Ein modifizierter Sindbis-Vektor
in dieser Konfiguration würde
noch immer eine modifizierte Verbindungsregion enthalten, welche
befähigt
ist, dem transkribierten Vektor zu ermöglichen, selbst replizierend zu
sein, wie es in einer natürlichen
Umgebung wäre.
-
Diese
Plasmide können
dann verwendet werden, um Adeno-Virus-Genome in vitro herzustellen
(Ballay et al., EMBO J. 4: 3861, 1985). Diese adenoviralen Genome,
welche Replikations-defekt sind, werden in 293-Zellen transfiziert
(eine humane Zellinie, welche Adeno-Virus-E1A-Protein herstellt),
um reine Bestände bzw.
Vorräte
von Sindbis-Strukturproteinen und Sindbis-Vektor, welche getrennt
in den funktionsunfähigen Adenovirus-Vektoren
vorkommen, zu erhalten. Da die Titer solcher Vektoren typischerweise
bei 107–1011/ml liegen, können diese Bestände verwendet
werden, um Gewebekulturzellen simultan bei hoher Multiplizität der Infektion
zu infizieren. Diese Zellen stellen dann Sindbis-Proteine und Sindbis-Vektorgenome mit
hohen Spiegeln her. Da diese Adenovirus-Vektoren defekt sind, wird
keine größere Menge
von direkter Zelllyse stattfinden, und die Sindbis-Vektoren können aus
den Zellüberständen geerntet
werden.
-
Andere
virale Vektoren, wie solche von nicht verwandten Sindbis-Vektoren
(z. B. RSV, MMTV oder HIV) stammenden, können auch in der gleichen Weise
verwendet werden, um Vektoren aus primären Zellen zu erzeugen. In
einer Ausführungsform
werden diese adenoviralen Vektoren in Verbindung mit primären Zellen verwendet,
was Sindbis-Vektorpräparationen
hervorruft.
-
Ein
alternatives Expressionssystem ist auch beschrieben worden, in welchem
chimäre
HIV-/Poliovirus-Genome die Erzeugung von chimären Minireplikons ergeben (J.
Virol. 65: 2875, 1991), welche zur Expression von Fusionsproteinen
befähigt
sind. Für
diese chimären
Poliovirus-Minireplikons wurde später gezeigt, daß sie unter Verwendung
eines rekombinanten Vaccinavirus (VV-P1), welcher das ersetzte Poliovirus-Capsidvorläufer P1
Protein exprimiert, welches in dem chimären Minireplikon funktionsunfähig bzw.
defekt ist, encapsidiert sind und infektiöse Partikel herstellen (J.
Virol. 67: 3712, 1993). In der Untersuchung werden HIV1-gag-pol-Sequenzen durch die
VP2- und VP3-Capsidgene des P1-Capsids des Poliovirus ersetzt. In ähnlicher
Weise kann das Sindbis-Vektorgenom durch P1-Capsidsequenzen ersetzt werden und in
diesem System als ein Mittel verwendet werden, um Polio-pseudotypisierte
Sindbis-Vektoren nach Transfektion von in vitro transkribierten
Sindbis-RNA-Transkripten der Zellinie bereit zu stellen. Umgekehrt
können
Sindbis-Strukturproteine auch durch die VP2- und VP3-Sequenzen substituiert
werden, wobei anschließend
ein alternatives Verpackungszelliniensystem für Vektoren auf Sindbis-Basis
bereit gestellt wird.
-
BEISPIEL 9
-
ZELLINIE ODER GEWEBESPEZIFISCHE
SINDBIS-VEKTOR-„HYBRIDHÜLLEN"
-
Die
Gewebe- und Zelltypspezifität
von Sindbis-Virus wird primär
durch die Virus-kodierten
Hüllproteine E1
und E2 bestimmt. Diese viralen Strukturproteine sind Transmembran-Glykoproteine,
eingebettet in eine von Wirtszellen stammenden Lipidhülle, welche
erhalten wird, wenn die viralen Partikel von der Oberfläche der
infizierten Zelle knospen. Die Hülle
umgibt ein ikosaedrisches Kerncapsid, umfassend eine genomische
RNA, welche mit vielfachen, hochgeordneten Kopien eines einzelnen
Capsidproteins komplexiert ist. Die E1- und die E2-Hüllglykoproteine
sind als Heterodimere komplexiert, welche sich in trimären Strukturen
zusammenzulagern scheinen, wobei die charakteristischen „Spikes" auf der Virusoberfläche gebildet
werden. Zusätzlich wechselwirken
die zytoplasmatischen Schwänze
dieser Proteine mit den Kerncapsiden, wodurch die Zusammenlagerung
von neuen viralen Partikeln initiiert wird (Virology 193: 424, 1993).
Die individuellen, Sindbis-Glykoproteinen zugeschriebene Eigenschaften
schließen
Rezeptorbindung an Glykoprotein E2 (Virology 181: 694, 1991) und
Glykoprotein E1-vermittelte Fusion der viralen Hülle und der endosomalen Membran
ein, was in einer Lieferung des Kerncapsidpartikels in das Zytoplasma
resultiert (New Aspects of Positive-Stranded RNA Virus, Seiten 166–172, 1990).
-
Die
vorliegende Erfindung macht deutlich, daß durch Zerstörung bzw.
Unterbrechen der Glykoprotein-Aktivität (insbesondere, aber nicht
auf E2 begrenzt) und Koexpression eines intakten heterologen Glykoproteins
oder durch Erzeugen von Genprodukten der Hybridhüllen (d. h. spezifisch ein
Sindbis-Hüllglykoprotein mit
seinen natürlichen
zytoplasmatischen und membran-durchspannenden Regionen und exogenen
Bindungsdomänen,
welche in der Natur nicht im gleichen Proteinmolekül gefunden
werden) oder durch Ersetzen der E2 und/oder E1-Glykoproteine durch andere Alpha-Viren
oder ihrer Derivate, welche sich von Sindbis in ihrem Gewebetropismus
unterscheiden, die Wirtsbereich-Spezifität ohne Zerstörung der
zytoplasmatischen Funktionen, welche für die Virionzusammenlagerung
benötigt
werden, verändert
werden kann. Deshalb können
rekombinante Sindbis-Vektorpartikel hergestellt werden, welche spezifisch
an vorselektierte Targetzellen, abhängig von dem Tropismus des
eingeführten
Proteinmoleküls
oder Domäne,
binden.
-
In
der ersten Konfiguration wird die Substitution von analogen Hüllproteinen
E1 und/oder E2 durch andere Alpha-Viren oder ihre Varianten verwendet,
um den Gewebetropismus zu verändern.
Zum Beispiel ist das Venezuelan-Equine Encephalitis-Virus (VEE)
ein Alpha-Virus, welches einen Tropismus auf Zellen mit lymphoidem
Ursprung, ungleich zu seinem Sindbis-Virus-Gegenpart, ausübt. Deshalb
werden mit Sindbis-Vektor verpackte Zellinien, welche die VEE-Strukturproteine
exprimieren, die gleichen lymphotropen Eigenschaften wie das Eltern-VEE-Virus,
von welchem die Strukturprotein-Genkassette der Verpackungszellen
erhalten wurde, zeigen.
-
Spezifisch
wird der Trinidad-Donkey-Stamm des VEE-Virus (ATCC #VR-69) in BHK-Zellen vermehrt, und
die virale RNA unter Verwendung von Verfahren, ähnlich zu denen für die Klonierung
von Sindbis beschriebenen, extrahiert. Die gesamte Strukturprotein-kodierende
Region wird mit einem Primerpaar, dessen 5'-Enden zu der authentischen AUG-Translationsstartsequenz
passen, einschließlich
der umgebenden Kozak-Konsensussequenz und UGA-Translations-Stopsequenz, amplifiziert.
Der Forward-Primer ist zu VEE Nukleotiden 7553–7579 komplementär, und der
Reverse-Primer ist zu den VEE Nukleotiden 11206–11196 komplementär (Sequenz
aus Virology 170: 19). Die PCR-Amplifikation von VEE-cDNA, welche den
Strukturprotein-Genen entspricht, wird unter Verwendung eines zweistufigen
Reverse-Transkriptase-PCR-Protokolls, wie für Sindbis beschrieben, mit
VEE-genomischer-RNA als Matrize und dem folgenden Oligonukleotidpaar
durchgeführt: Forward-Primer
(VEE 7553F)
Reverse-Primer
(VEE 11206R)
-
Zusätzlich zu
ihren entsprechenden Komplementaritäten zu den angezeigten VEE-Nukleotiden enthält jeder
Primer eine NotI-Erkennungssequenz an seinen 5'-Enden. Nach der PCR-Amplifikation wird
das 3800 bp-Fragment in einem 1% Agarosegel gereinigt, dann anschließend mit
dem Enzym NotI verdaut. Das resultierende Fragment wird dann getrennt
in die zuvor beschriebenen pOP13 und pOPRSV1-Vektoren ligiert, welche mit NotI verdaut
werden und mit alkalischer-Phosphatase aus Kälberdarm behandelt werden.
Diese resultierenden Vektoren, welche die gesamte VEE-Strukturprotein-kodierende
Sequenz enthalten, sind als pOP13-VEESP und pOPRSVI-VEESP bekannt. Die
Verwendung dieser Klone in der Entwicklung von Verpackungszellinien
folgt der für
Sindbis-Verpackungszellinien beschriebenen. Zusätzliche Variationen der lac-Operon-VEE-Strukturprotein-Genexpression-Vektoren
werden auch unter Verwendung der in diesem Patent für Sindbis
ausgeführten
Systeme und im Stand der Technik bekannten Standardtechniken konstruiert. Darüber hinaus
sind Varianten von VEE und anderen Alphaviren und ihrer Varianten,
welche sich im Gewebetropismus unterscheiden, nützlich, wenn man diesem Ansatz
folgt.
-
In
der zweiten Konfiguration wird ein heterologes Glykoprotein oder
zellulärer
Ligand in einer Lipiddoppelschicht einer Verpackungszellinie exprimiert,
welche befähigt
ist, umhüllte
Sindbis-Vektorpartikel herzustellen. Diese Konfiguration ist ähnlich zu
einer, welche in Beispiel 6 für
die Herstellung von VSV-G-pseudotypisierten Sindbis-Vektoren beschrieben
ist; außer
daß in
dieser Konfiguration die E2-Rezeptor-bindende Funktion durch Insertionsdeletion
oder basenspezifische Sequenzmutagenese inaktiviert ist. Die Rezeptor-bindende
Funktion von E2 wird inaktiviert, um den Vektorpartikel-Tropismus
zu begrenzen, welcher durch das heterologe Glykoprotein oder zelluläre Liganden
bereitgestellt wird. Zusätzlich
zu dem Beispiel der VSV-G-Pseudotypisierung werden andere virale
Glykoproteine, welche auf spezifische, zelluläre Rezeptoren gerichtet sind (wie
das retrovirale HIV gp 120 Protein für CD4 Zelltargeting), verwendet,
wenn sie von Standard-Vektoren, welche stabil in Sindbis-Verpackungszellinien
transfiziert sind, exprimiert werden.
-
In
der dritten Konfiguration werden auch chimäre Glykoproteine hergestellt,
welche ein "Targeting" bzw. Ausrichten
der viralen Sindbis-Vektoren auf bestimmte Zellinien in vitro oder
Gewebetypen in vivo erlauben. Um ein solches chimäres Glykoprotein
zu konstruieren, werden spezifische Oligoprimer, welche die Liganden-bindende
Domäne
des gewünschten
Rezeptors plus homologe Sindbis-Sequenzen (welche eine einzigartige,
spezifische Restriktionsendonuklease-Sequenz enthalten) verwendet,
um eine Insert-Sequenz zu amplifizieren, welche durch den Sindbis-Strukturprotein-Expressionsvektor
substituiert werden kann. Alternativ werden begrenzte Bal-31-Verdaus
an einer passenden Restriktionsenzymsequenz durchgeführt, um
hinter einer permissiven Insertions-Sequenz zu verdauen, gefolgt
durch "glatte"-Enden-Ligierung
eines Fragments, welches eine kleine Rezeptor-bindende Domäne kodiert, oder eines gesamten
viralen Glykoproteins oder eines Zelloberflächenliganden. Als ein Beispiel
können
Peptide, welche der hauptsächlich
neutralisierenden Domäne
des HIV-gp120-Hüllproteins
entsprechen (Virology 185: 820, 1991) verwendet werden, um den normalen
E2-Tropismus zu unterbrechen und CD4-Zelltargeting bereit zu stellen.
-
Während das
Beispiel von HIV-gp120 ein Hybridprotein erläutert, sind die Möglichkeiten
nicht auf virale Glycoproteine beschränkt. Zum Beispiel wird der
Rezeptor-bindende Teil des humanen Interleukin-2 mit dem(n) Hüllprotein(en)
von Sindbis kombiniert, um Vektoren auf Zellen mit IL-2-Rezeptoren
auszurichten. Darüber
hinaus wird die vorhergehende Technik verwendet, um einen rekombinanten
Sindbis-Vektorpartikel mit Hüllproteinen
zu erzeugen, welcher Fc-Teile
von Antikörpern
erkennt. Monoklonale Antikörper,
welche nur vorselektionierte Targetzellen erkennen, werden dann
an solche Fc-Rezeptor-tragenden Sindbis-Vektor-Partikel gebunden, so daß die Vektorpartikel
an diese vorselektionierten Targetzellen (z. B. Tumorzellen) binden
und sie infizieren. Alternativ kann eine Hybridhülle mit der Bindungs-Domäne von Avidin
verwendet werden, um Zellen zu treffen, welche mit biotinylierten
Antikörpern
oder anderen Liganden beschichtet worden sind. Der Patient wird
zuerst mit Antikörpern überflutet
und dann Zeit gegeben, die ungebundenen und nicht spezifisch-gebundenen
Antikörper
vor dem Verabreichen des Vektors zu entfernen. Die hohe Affinität (10–15) der Avidin-Bindungsstelle für Biotin
erlaubt ein genaues und effizientes Ausrichten bzw. Targeting auf
das Originalgewebe, welches durch das monoklonale „Bild" identifiziert wird.
-
BEISPIEL 10
-
BESTIMMUNG
VON VEKTOR-EINHEITEN IN EINER PRÄPARATION
DURCH INFEKTION VON EINER β-GALACTOSIDASE-EXPRIMIERENDEN
ZELLLINIE UNTER DER KONTROLLE DER SINDBIS-VERBINDUNGSREGION
-
BESTIMMUNG EINER VEKTOREINHEIT
IN EINER PRÄPARATION
DURCH INFEKTION EINER β-GALAKTOSIDASE-EXPRIMIERENDEN
REPORTERZELLLINIE
-
Um
eine geeignete therapeutische Dosis des Vektors an Individuen zu
verabreichen, ist es wünschenswert,
eine Methode zu erlangen, durch welche die Vektor-Infektionseinheiten,
welche in einer Präparation
enthalten sind, leicht bestimmt werden können. Dies wird durch die Erzeugung
einer Zelllinie, welche β-Galaktosidase oder
andere Reportergene nur exprimiert, wenn funktionelle Sindbis-Nichtstrukturproteine
in der Zelle vorhanden sind, durchgeführt. Die Zelllinie kann mit
steigenden Verdünnungen
einer Sindbis-Vektorpräparation
infiziert werden, so daß einzelne
Zellen nicht mit mehr als mit einem Vektorpartikel infiziert sind, wodurch
erlaubt wird, den Titer oder die Vektor-Einheiten zu bestimmen.
Daher ist diese Zelllinie ein Test von funktionellen Partikeln,
welche in einer Vektor-Präparation
vorliegen.
-
A. Erzeugung einer Zelllinie,
welche funktionelles β-Galaktosidase-Protein
unter der Kontrolle der Sindbis-Nichtstrukturproteine exprimiert
-
In
einer Konfiguration wird eine eukaryotische Expressionskassette
konstruiert, welche eine 5'-terminale-Sequenz,
welche zur Initiation der Transkription von Sindbis-RNA befähigt ist,
eine Sindbis-Verbindungsregion, ein Reportergen und eine 3'-terminale-Sindbis-RNA-Polymerase-Erkennungssequenz
für die
Minusstrangsynthese enthält.
Diese Kassette wird in Antisense-Orientierung, benachbart zu einem
eukaryotischen transkriptionalen Promotor, eingesetzt. Zusätzlich können diese
Konstrukte auch eine katalytische Ribosym-Sequenz, unmittelbar benachbart
zu dem Sindbis-Nukleotid 1 der 5'-terminalen-Sequenz,
enthalten, welche die Spaltung des primären RNA-Transkripts präzise nach
diesem Sindbis-Nukleotid ergeben wird. In dieser Antisense-Orientierung
kann das Reportergen nicht translatiert werden und ist vor der Reporter-Genexpression
völlig
von der Anwesenheit von Sindbis-Nicht-Strukturproteinen für die Transkription
in positivsträngige
mRNA abhängig.
Diese Nicht-Strukturproteine werden durch die titerbestimmte Sindbis-Vektorpräparation bereit
gestellt. Zusätzlich
wird diese Konfiguration, wenn sie entworfen wäre, die genauen Sindbisgenom-5'- und 3'-Endsequenzen zu enthalten, den Reporter-Gentranskripten
ermöglichen
einer Amplifikation durch Verwendung der gleichen Nicht-Strukturproteine,
welche durch den Sindbis-Vektor bereit gestellt werden, zu unterliegen.
-
Ein
Beispiel dieser Antisense-Titer-Konstruktion ist wie folgt. Plasmid
pSKSINBV-lacZ wird
mit dem Enzym SacI verdaut, welches direkt nach dem Sindbis-3'-Ende und der Poly-A-Sequenz
spaltet. Das überstehende
3'-Ende wird durch
Zugabe des Enzyms T4 DNA-Polymerase und dNTPs, gefolgt durch eine
Inkubation für
10 Minuten bei 16°C,
mit glatten Enden versehen. Das linearisierte Plasmid wird anschließend mit
dem Enzym Bam HI verdaut, welches bei dem Nukleotid 7335 stromaufwärts zu der
Sindbis-Verbindungsregion spaltet. Das resultierende Fragment wird
in einem 1% Agarosegel gereinigt und mit pMCS-26s (in Beispiel 7
beschrieben), welches mit dem Enzym Xba I verdaut, mit glatten Enden,
wie oben beschrieben, versehen, mit Bam HI verdaut, auf einem 1%
Agarosegel gereinigt und mit alkalischer Phosphatase aus Kälberdarm
dephosphoryliert worden ist, ligiert.
-
Das
resultierende Konstrukt, bekannt als pMCS-LacZ, wird dann modifiziert,
um das 5'-Ende von
299 Nukleotiden von Sindbis, fusioniert an eine 84 Nukleotid-Ribosymsequenz des
antigenomischen Strangs des Hepatitisdeltavirus (HDV), unter Verwendung
von überlappender
PCR-Amplifikation, zu enthalten (detailliert beschrieben, in Beispiel
7). Zwei Primerpaare werden anfänglich
in getrennten PCR-Reaktionen
verwendet, gefolgt durch ihre überlappende
Synthese in einer zweiten PCR-Runde. Reaktion #1 enthält die Primer HDV17-68
(SEQ. ID NR. _) und HDV49-XC (SEQ. ID NR. _), und Reaktion #2 enthält die Primer
SIN-HDV (SEQ. ID NR. _) und SIN276-SPE (SEQ. ID NR. _) und das Plasmid
pVGSP6GEN als Matrize. Die PCR-Amplifikation wird durch ein Standard-Zweitemperatur-Zyklusprotokoll erreicht.
Nach der ersten Runde der PCR-Amplifikation wird ein Zwölftel der
Gesamtmenge von jeder Reaktion #1 und Reaktion #2 kombiniert und als
Matzrize in einer zweiten Runde der PCR-Amplifikation mit den Primern
HDV49-XC und SIN276-SPE
und einem Standard-Zweitemperatur-Zyklusprotokoll verwendet. Auf
die zweite Runde der PCR folgend, wird das 414 bp-Amplikon mit dem
Mermaid Kit (Bio101, La Jolla, CA) gereinigt und mit den Enzymen
ClaI und SpeI verdaut. Das verdaute Amplikon wird auf einem 1% Agarosegel
gereinigt und anschließend
in das Plasmid pMCS-LacZ ligiert, welches auch mit ClaI und SpeI
verdaut und in einem 1% Agarosegel gereinigt worden ist. Das resultierende
Konstrukt, welches die Expressionskassettenelemente HDV-antigenomisches
Ribozyme/Sindbis-5'-terminale-299-Nukleotide/Verbindungsregion/LacZ-Gen/3'-terminale-untranslatierte Region enthält, ist
als pd5'LacZ bekannt.
-
Die
LacZ-Expressionskassette des Plasmids pd5'LacZ wird anschließend in pcDNA3 insertiert (Invitrogen
Corp., San Diego, CA). Das Plasmid pd5'LacZ wird mit dem Enzym Not I verdaut,
mit glatten Enden, wie oben beschrieben, versehen und dann mit dem
Enzym Xba I verdaut. Das Fragment wird in einem 1% Agarosegel gereinigt
und mit pcDNA3, welche mit dem Enzym Hind III verdaut, mit galtten
Enden versehen, dann mit XbaI verdaut worden ist, ligiert. Das resultierende
Konstrukt, welches einen CMV-Promotor enthält, welcher eine RNA der Antisense-Reporterkassette
der Konfiguration Sindbis 3'-terminale-Sequenz/LacZ-Gen/Verbindungsregion/Sindbis
5'-terminale-Sequenz/HDV-Ribosym
transkribiert, ist als pSINjraß-gal
bekannt.
-
Die
BHKSINjraß-gal-Zellen
werden durch Transfektion von 5 × 10⁵ BHK-21-Zellen,
welche in einer 60 mm Petrischale wachsen, mit 5 μg des pSINjraß-gal-Vektors,
welcher mit dem Polykation-Reagens Transfectam (Promega, Madison
WI) komplexiert ist, erlangt. 24 h nach der Transfektion wird das
Medium mit 400 μg/ml G418
(GibcoBRL, Gaithersburg, MD) ergänzt.
Nachdem alle nicht transfizierten Zellen tot sind und die G418-resistenten
Kolonien begonnen haben, sich zu teilen, werden die Zellen von der
Platte durch Trypsinierung entfernt, vereinigt und dann durch begrenzte
Verdünnung
kloniert. Mehrere Klone werden auf die Herstellung von funktioneller β-Galactosidase
durch Infektion mit einem bekannten Titer von Wildtyp-Vorrat des Sindbisvirus überprüft. Die
Herstellung von funktionaler β-Galactosidase
in Anwärter-BHKSINjraß-gal-Klonen
wird 6 h nach Infektion durch Erstfixieren der PBS-gespülten Zellen
mit einer Lösung,
welche 2% Formaldehyd (37% Stammlösung)/0,2% Glutaraldehyd enthält, dann
Färben
der Zellen mit einer Lösung,
welche 0,5 mmol Kalium-hexacyanoferrat(III)/0,5 mmol Kaliumhexacyanoferrat(II)/2
mmol MgCl2/1 mg/ml X-gal enthält, bestimmt.
Blaue Zellen sind innerhalb von 3 Stunden klar sichtbar. Vorausgesetzt,
daß der
Sindbis-Virusvorrat keine
hohen Spiegel von defekten interferierenden (DI)-Partikeln enthält, sollte
der Virustiter, wie durch Plaquetest an BHK-21-Zellen bestimmt, ähnlich zu
dem Titer sein, welcher bei X-gal-Färbung von BHKSINjraß-gal-Zellen
beobachtet wird.
-
Der
Titer von verschiedenen Sindbis-Vektorpräparationen, in Vektoreinheiten,
hergestellt durch solche Verpackungszelllinien, wie in Beispiel
7 beschrieben, wird durch Infektion von konfluenten Monolayern von
BHKSINjraß-gal-Zellen
mit verschiedenen Verdünnungen
des Vektors bestimmt. Der Titer der Vektorpräparation wird 6 h nach der
Infektion durch Sichtbarmachen der Zellen, welche β-Galactosidaseprotein
herstellen, wie oben beschrieben, bestimmt. Da die beschriebenen
Sindbis-Vektoren nicht die virale Region enthalten, welche den Strukturgenen
entspricht, ist es nicht möglich,
den Titer einer Vektorpräparation
durch Plaque-Test in BHK-21-Zellen zu bestimmen.
-
Alternativ
wird eine Zellinie für
die Titerbestimmung unter Verwendung einer unterschiedlichen Reporter-Kassettenkonfiguration
hergestellt, welche aus einem eukaryotischen Promotor/durch die
virale Transkriptase erkannte 5'-terminale-Sindbissequenz/Sindbis-Verbindungsregion/Reportergen/Sindbis-RNA-Polymerase-Erkennungssequenz
für Minusstrang-Synthese
besteht, und in Sense-Orientierung exprimiert. Diese Reporter-Expressionskassette
benötigt
die Synthese, durch vom Vektor gelieferte Sindbis-Nicht-Strukturproteine, in
ein Antisense-RNA-Molekül
vor der Transkription der subgenomischen Reportergen-kodierenden
Botschaft.
-
Insbesondere
wird das Verpackungskonstrukt in Sense-Orientierung wie folgt erzeugt.
Plasmid pVGELVIS wird mit dem Enzym ApaI verdaut, welches an dem
Nukleotid 11737 genau stromabwärts
zu dem Sindbis-3'-Ende
spaltet. Die ApaI-verdaute
DNA wird durch die Zugabe von T4-DNA-Polymerase und dNTPs und Inkubation
bei 16°C
für 10
Minuten mit glatten Enden versehen. Nach der Hitzeinaktivierung
der Polymerase wird das DNA-Fragment mit dem Enzym Sfi I verdaut,
und das 10041 bp Fragment in einem 1% Agarosegel gereinigt. Das
Plasmid pSKSINBV-lacZ wird mit dem Enzym Sac I verdaut und, wie
oben beschrieben, mit glatten Enden versehen. Das Fragment wird
dann mit Sfi I verdaut, und das 7 kbp-Fragment wird in einem 1%
Agarosegel gereinigt. Das 7 kb-pSKSINBV-lacZ-Fragment
wird dann in das gereinigte pVGELVIS-Fragment ligiert, um das Plasmid
pELVIS-bgal zu erzeugen. Dieses Plasmid enthält die vollständigen Sindbis-Nicht-Strukturproteine,
Sindbis-Verbindungsregion, LacZ-Gene und Sindbis-3'-terminale-Replikase-Erkennungssequenz
unter der Kontrolle des MuLV-LTR- Promotors.
Das Plasmid pELVIS-bgal wird mit BspE I verdaut, mit Geneclean gereinigt
(Bio 101 Corp., San Diego, CA) und mit sich selbst religiert. BspE
I entfernt die Sindbis-Nicht-Strukturprotein-Gensequenzen zwischen
Nukleotiden 422–7054.
Das religierte Konstrukt enthält
eine 5'-Sequenz,
welche zur Initiation der Transkription der Sindbis-RNA befähigt ist,
die Sindbis-Verbindungsregion, Sequenzen, welche das lacZ-Gen kodieren,
und Sindbis-3'-terminale-Sequenzen,
welche für
die Synthese von Minusstrang-RNA benötigt werden, alle stromabwärts und
unter der Transkriptionskontrolle von einem MuLV-LTR-Promotor. Dieses
Konstrukt ist als pELVISdlNSP-bgal bekannt.
-
Das
Plasmid pELVISdlNSP-bgal wird in BHK-Zellen transfiziert und, wie
zuvor beschrieben, überprüft. Die
BHK-pELVISdlNSP-bgal-Zellen stellen ein RNA-Transkript mit einer 5'-terminalen-Sequenz
her, welche durch die Sindbis-Transkriptase
erkannt wird, eine Sindbis-Verbindungsregion, Sequenzen, welche
das lacZ-Gen kodieren, und Sindbis-3'-terminale-Sequenzen, welche für die Synthese
von Minusstrang-RNA benötigt
werden. Die β-Galactosidase-Expression
von dem primären
Transkript wird wegen des stromaufwärts liegenden offenen Leserahmens
und den durch die BspEI-Deletion erzeugten Stop-Codons verhindert.
Die Zugabe von Sindbis-Nicht-Strukturproteinen, bereit gestellt
durch den titerbestimmten Sindbis-Vektor, ergibt die Transkription
von aktiven lacZ-Transkripten von der Sindbis-Verbindungsregion
nach der anfänglichen
Synthese eines Antisense-Intermediates.
Darüber
hinaus ermöglicht
diese Konfiguration, wenn sie entworfen wäre, die genauen Sindbis-Genom-5'- und 3'-terminalen-Sequenzen
zu enthalten, den Reportergen-Transkripten eine Amplifikation unter
Verwendung der gleichen Nicht-Strukturproteine, welche durch den
Sindbis-Vektor bereit gestellt werden, zu erfahren.
-
In
einer anderen Konfiguration wird eine Zellinie zur Titerbestimmung
unter der Verwendung einer Expressionskassette hergestellt, welche
ein Antisense-Reportergen,
gefolgt von dem 3'-Ende
der Sindbis-Replikase-Erkennungssequenzen,
positioniert in Sense-Orientierung, enthält. Dieses Konstrukt unter
der Kontrolle eines eukaryotischen Promotors stellt ein RNA-Transkript
her, das durch Sindbis-Nicht-Strukturproteine erkannt und transkribiert
wird, welche durch den Vektor, dessen Titer zu bestimmen ist, bereit
gestellt werden. Die Sindbis-Nicht-Strukturproteine erkennen Sequenzen
in dem primären
Reportertranskript und synthetisieren wiederum ein Sense-Reportertranskript.
Dieses Konstrukt zieht keinen Vorteil aus der Amplifikation des Reporter-Gentranskripts,
aber sollte noch immer genügend
Transkripte bereit stellen, um die Vektor-Titerbestimmung zu ermöglichen.
-
Die
Konstruktion dieses Typs der Titerbestimmungskassette ist wie folgt.
PSV-B-Galactosidase-Vektor (Promega
Corp., Madison, WI) wird mit dem Enzym Hind III verdaut und, wie
oben beschrieben, mit glatten Enden versehen. Das Plasmid wird weiter
mit den Enzymen BamHI und Xmn I verdaut, um das LacZ-Gen zu entfernen
und die Größe des verbleibenden
Fragments zu reduzieren. Das 3737 Nukleotid-Fragment, welches das LacZ-Gen enthält, wird
in einem 1% Agarosegel gereinigt und in pcDNA3 (Invitrogen, San
Diego, CA) ligiert, welches mit den Enzymen Bam HI und EvoRV verdaut
worden ist. Das neue Plasmidkonstrukt ist als pcDNAaLacZ bekannt.
Dieses Plasmid wird mit dem Enzym Apa I verdaut, wie oben mit glatten
Enden versehen, und weiter mit dem Enzym Xho I verdaut. Das Plasmid
pSKSINBV (zuvor beschrieben) wird mit Sac I verdaut, wie oben mit
glatten Enden versehen, und dann mit Xho I verdaut. Das resultierende
146 Nukleotid-Fragment, welches die Sindbis 3'-Replikase-Erkennungssequenz enthält, wird
auf einem 1,2% Agarosegel gereinigt und in den verdauten pcDNAaLacZ-Vektor
ligiert. Das religierte Konstrukt enthält ein Antisense-lacZ-Gen und
eine 3'-Sindbis-Replikase-Protein-Erkennungssequenz
stromabwärts
von einem CMV-Promotor. Das resultierende Konstrukt ist als pcDNAaLacZ-3'-SIN bekannt. Das
Konstrukt wird in BHK-Zellen transfiziert und, wie zuvor beschrieben,
verwendet.
-
BEISPIEL 11
-
ERZEUGUNG VON VEKTORKONSTRUKTEN,
WELCHE HBV-ANTIGENE ZUR INDUKTION EINER IMMUNANTWORT EXPRIMIEREN
-
A. ISOLATION DER HBV E/KERN-SEQUENZ
-
Ein
1,8 kb-BamH I-Fragment, welches den gesamten Präkern/Kern-kodierenden Abschnitt
von Hepatitis B enthält,
wird von dem Plasmid pAM6 (ATCC Nr. 45020) erhalten und in die BamH
I-Stelle von KS II+ (Stratagene, La Jolla,
CA) ligiert. Dieses Plasmid wird mit KS II+-HBpc/c
bezeichnet. Xho I-Linker werden zu der Stu I-Stelle Präkern/Kern
in KS II+-HBpc/c (bei Nukleotidsequenz 1704)
gegeben, gefolgt von dem Spalten mit Hinc II (bei Nukleotidsequenz
2592). Das resultierende 877 Basenpaar Xho I-Hinc II Präkern/Kern-Fragment
wird in die Xho I/Hinc II-Stelle von SK II+ kloniert.
Dieses Plasmid wird mit SK+HBe bezeichnet.
-
B. HERSTELLUNG VON SEQUENZEN
UNTER VERWENDUNG DER PCR
-
1. Ortsspezifische Mutagenese
der HBV e/Kern-Sequenz unter Verwendung der PCR
-
Das
Präkern/Kern-Gen
in Plasmid KS II+-HBpc/c wird sequenziert,
um zu bestimmen, ob der Präkern/Kern-kodierende
Abschnitt korrekt ist. Es wurde gefunden, daß diese Sequenz eine einzelne
Basenpaardeletion, welche eine Leserasterverschiebung bei Kodon
79 verursacht, die in zwei aufeinanderfolgenden im Leserahmen liegenden
TAG-Stoppkodons bei den Kodons 84 und 85 resultiert. Diese Deletion
wird durch eine PCR-Überhangverlängerung
(Ho et al., Gene 77: 51, 1989) des Präkern/Kern-kodierenden Abschnitts
in Plasmid SK+ HBe korrigiert. Es wurden
vier Oligonukleotidprimer für
die drei zum Korrigieren der Deletion durchgeführten PCRs verwendet.
-
Die
erste Reaktion verwendete zwei Primer. Die sense-Primersequenz entspricht
der Nukleotidsequenz 1805 bis 1827 der adw-Linie und enthält zwei
Xho I-Restriktionsstellen
am 5'-Ende. Die
Nummerierung der Nukleotidsequenz wurde von der Genbank (Intelligenics,
Inc., Mountain View, CA) erhalten.
-
-
Die
zweite Primersequenz entspricht der antisense-Nukleotidsequenz 2158
bis 2130 der adw-Linie des Hepatitis B Virus und schließt die Kodons
79, 84 und 85 ein.
-
-
Die
zweite Reaktion verwendet auch zwei Primer. Der sense-Primer entspricht
der Nukleotidsequenz 2130 bis 2158 der adw-Stamm und enthält die Kodons
79, 84 und 85.
-
-
Der
zweite Primer entspricht der antisense-Nukleotidsequenz vom SK+-Plasmid-Polylinkers
und enthält
eine Cla I-Stelle 135 bp stromabwärts des Stoppkodons des HBV
Präkern/Kern-kodierenden
Abschnitts.
-
-
Die
dritte Reaktion verwendet auch zwei Primer. Der sense-Primer entspricht
der Nukleotidsequenz 5 bis 27 der adw-Linie und enthält zwei
Xho I-Restriktionsstellen am 5'-Ende.
-
-
Die
zweite Primersequenz entspricht der antisense-Nukleotidsequenz vom
SK+-Plasmid-Polylinkers und
enthält
eine Cla I-Stelle 135 bp stromabwärts des Stoppkodons des HBV
Präkern/Kern-kodierenden
Abschnitts.
-
-
Die
erste PCR korrigiert die Deletion im antisense-Strang und die zweite
Reaktion korrigiert die Deletion im sense-Strang. Die PCRs eins
und zwei korrigieren die Mutation von CC zu CCA, welche in Kodon
79 vorkommt, und eine Basenpaar-Substitution
von TCA zu TCT in Kodon 81. Primer 1 enthält zwei aufeinander folgende
Xho I-Stellen 10 bp stromaufwärts
des ATG-Kodons des HBV e-kodierenden
Abschnitts und Primer 4 enthält
eine Cla I-Stelle 135 bp stromabwärts des Stoppkodons des HBV
Präkern/Kern-kodierenden
Abschnitts. Die Produkte der ersten und zweiten PCRs werden in einer
dritten PCR verlängert,
um einen kompletten HBV Präkern/Kern-kodierenden
Abschnitt mit der korrekten Sequenz zu erzeugen.
-
Die
PCRs werden unter Verwendung der folgenden Zyklusbedingungen durchgeführt: Die
Probe wird initial für
2 Minuten auf 94°C
erwärmt.
Dieser Schritt, genannt der Schmelzschritt, trennt die doppelsträngige DNA
für die
Synthese in einzelne Stränge.
Die Probe wird dann für
30 Sekunden auf 56°C
erwärmt.
Dieser Schritt, genannt der Bindungsschritt, ermöglicht es den Primern, an die
im ersten Schritt hergestellte einzelsträngige DNA zu binden. Die Probe
wird dann für
30 Sekunden auf 72°C
erwärmt.
Dieser Schritt, genannt der Verlängerungsschritt,
synthetisiert den komplementären
Strang der im ersten Schritt hergestellten einzelsträngigen DNA.
Ein zweiter Schmelzschritt wird für 30 Sekunden bei 94°C durchgeführt, gefolgt
von einem Bindungschritt für
30 Sekunden bei 56°C,
welcher von einem Verlängerungsschritt
für 30
Sekunden bei 72°C
gefolgt wird. Diese Vorgehensweise wird dann für 35 Zyklen wiederholt und
resultiert in der Amplifikation des gewünschten DNA-Produkts.
-
Das
Produkt der PCR wird durch eine 1,5% Agarose-Gelelektrophorese aufgereinigt
und auf NA 45-Papier (Schleicher und Schuell, Keene, New Hampshire)
transferiert. Das gewünschte
787 bp-DNA-Fragment wird von dem NA 45-Papier durch eine Inkubation
für 30
Minuten bei 65°C
in 400 μl
Hochsalzpuffer (1,5 M NaCl, 20 mM Tris, pH-Wert 8,0 und 0,1 mM EDTA)
eluiert. Im Anschluß an
die Elution werden 500 μl
Phenol : Chloroform : Isoamylalkohol (25 : 24 : 1) zu der Lösung hinzugegeben.
Das Gemisch wird gevortext und dann für 5 Minuten bei 14000 UpM in
einer Brinkmann- Eppendorf-Zentrifuge
(5415L) zentrifugiert. Die das gewünschte DNA-Fragment enthaltende
wässrige
Phase wird in ein frisches 1,5 ml-Mikrozentrifugenröhrchen transferiert
und es wird 1,0 ml 100% EtOH hinzugefügt. Diese Lösung wird für 5 Minuten auf Trockeneis
inkubiert und dann für
20 Minuten bei 10000 UpM zentrifugiert. Der Überstand wird verworfen und
das Pellet mit 500 μl
70% EtOH gespült.
Das Pellet wird durch eine Zentrifugation bei 10000 UpM unter Vakuum
in einem Savant-Speed-Vac-Konzentrator getrocknet und dann in 10 μl deionisiertem
H2O resuspendiert. Ein Mikroliter des PCR-Produkts
wird durch eine 1,5% Agarose-Gelelektrophorese
analysiert. Das 787 Xho I-Cla I-Präkern/Kern-PCR-amplifizierte
Fragment wird in die Xho I-Cla I-Stelle des SK+-Plasmids
kloniert. Dieses Plasmid wird mit SK+HBe-c
bezeichnet. E. coli (DH5 alpha, Bethesda Research Labs, Gaithersburg,
MD) wird mit dem SK+HBe-c-Plasmid transformiert
und vermehrt, um Plasmid-DNA zu erzeugen. Das Plasmid wird dann
im wesentlichen wie bei Birnboim et al. beschrieben (Nuc. Acid Res.
7: 1513, 1979, siehe auch Molecular Cloning: A Laboratory Manual,
Sambrook et al. (Hrsg.), Cold Spring Harbor Press, 1989) isoliert
und aufgereinigt. Das SK+HBe-c-Plasmid wird
analysiert, um die Sequenz des Präkern/Kern-Gens zu bestätigten (4).
-
2. Isolation
der HBV Kern-Sequenz
-
Die
einzelne Basenpaardeletion im Plasmid SK+ HBe
wird, wie in Beispiel 9B beschrieben, durch PCR-Übergangverlängerung korrigiert. Vier Oligonukleotidprimer
werden für
die zur Korrektur der Mutation durchgeführten PCRs verwendet.
-
Die
erste Reaktion verwendet zwei Primer. Der sense-Primer entspricht
der Nukleotidsequenz für
den T-7-Promotor des SK+HBe-Plasmids.
-
-
Der
zweite Primer entspricht der antisense-Sequenz 2158 bis 2130 der
adw-Linie und schließt
die Kodons 79, 84 und 85 ein.
-
-
Die
zweite Reaktion verwendet zwei Primer. Der antisense-Primer entspricht
der Nukleotidsequenz des T-3-Promotors, der auf dem SK+HBe-Plasmid
vorhanden ist.
-
-
Der
zweite Primer entspricht der sense-Nukleotidsequenz 2130 bis 2158
der adw-Linie und
schließt die
Kodons 79, 84 und 85 ein.
-
-
Die
dritte Reaktion verwendet zwei Primer. Der antisense-Primer entspricht
der Nukleotidsequenz des T-3-Promotors, der auf dem SK+HBe-Plasmid
vorhanden ist.
-
-
Der
zweite Primer entspricht der sense-Sequenz des T-7-Promotors, der
auf dem SK+HBe-Plasmid vorhanden ist.
-
-
Das
PCR-Produkt der dritten Reaktion ergibt die korrekte Sequenz für den HBV
Präkern/Kern-kodierenden
Abschnitt.
-
Um
den HBV Kern-kodierenden Abschnitt zu isolieren, wird ein Primer
so entworfen, daß er
die Xho I-Restriktionsstelle stromabwärts des ATG-Startkodons des
Kern-kodierenden
Abschnitts einfügt
und die 29 Aminosäure-Leitsequenz
des HBV Präkern-kodierenden
Abschnitts eliminiert. In einer vierten Reaktion wird der HBV Kern-kodierende
Abschnitt unter Verwendung des PCR-Produkts der dritten Reaktion
und der folgenden zwei Primer hergestellt.
-
Der
sense-Primer entspricht der Nukleotidsequenz 1885 bis 1905 der adw-Linie
und enthält
zwei Xho I-Stellen am 5'-Ende.
-
-
Der
zweite Primer entspricht der antisense-Nukleotidsequenz für den T-3-Promotor,
der auf dem SK+ HBe-Plasmid vorhanden ist.
Das ungefähr
600 bp-PCR-Produkt von der vierten Reaktion enthält den HBV Kern-kodierenden
Abschnitt und neue Xho I-Restriktionsstellen am 5'-Ende und Cla I-Restriktionsstellen
am 3'-Ende, das
in der Multiklonierungsstelle des SK+ HBe-Plasmids
vorhanden war.
-
-
Nach
der vierten PCR wird die Lösung
in ein frisches 1,5 ml Mikrozentrifugenröhrchen transferiert. Fünfzig Mikroliter
von 3 M Natriumacetat werden zu dieser Lösung, gefolgt von 500 μl Chloroform
: Isoamylalkohol (24 : 1) hinzugegeben. Das Gemisch wurde gevortext
und dann für
5 Minuten bei 14000 UpM zentrifugiert. Die wässrige Phase wird in ein frisches
Mikrozentrifugenröhrchen
transferiert und 1,0 ml 100% EtOH wird hinzugegeben. Die Lösung wird
für 4,5
Stunden bei –20°C inkubiert
und dann für
20 Minuten bei 10000 UpM zentrifugiert. Der Überstand wird verworfen und
das Pellet wird mit 500 μl
70% EtOH gespült.
Das Pellet wird durch eine Zentrifugation bei 10000 UpM unter Vakuum
getrocknet und dann in 10 μl
deionisiertem H2O resuspendiert. Ein Mikroliter
des PCR-Produkts wird mit einer 1,5% Agarose-Gelelektrophorese analysiert.
-
3. Isolation des HBV X-Antigens
-
Ein
642 bp-NCO I-Taq I-Fragment, das den offenen Leserahmen des Hepatitis
B Virus X enthält,
wird von dem pAM6-Plasmid (adw) (ATCC 45020) erhalten, durch ein
Klenow-Fragment geglättet
und in die Hinc II-Stelle von SK+ (Stratagene,
La Jolla, Kalifornien) ligiert.
-
E.
coli (DH5 alpha, Bethesda Research Laboratories, Gaithersburg, MD)
werden mit der Ligationsreaktion transformiert und vermehrt. DNA
aus Minipräparationen
wird dann im wesentlichen wie von Birnboim et al. beschrieben (Nuc.
Acid Res. 7: 15134, 1979, Molecular Cloning: A Laboratory Manual,
Sambrook et al. (Hrsg.), Cold Spring Harbor Press, 1989) isoliert
und aufgereinigt.
-
Da
dieses Fragment in jeder Orientierung insertiert werden kann, werden
die Klone ausgesucht, die bezüglich
der Xho I- und Cla I-Stellen in der SK+-Multiklonierungsstelle
eine sense-Orientierung aufweisen. Genauer werden die DNAs aus Minipräparationen
mit dem diagnostischen Restriktionsenzym Bam HI verdaut. Inserts
in der korrekten Orientierung ergeben zwei Fragmente von 3,5 Kb
und 0,6 Kb Größe. Inserts
in der nicht-korrekten Orientierung ergeben zwei Fragmente von 3,6
Kb und 0,74 Kb. Ein Klon in der richtigen Orientierung wird ausgewählt und
SK-X Ag genannt.
-
4. Konstruktion
von HBVe-c, HBV Kern und HBV X exprimierenden Sindbis-Vektoren
-
Die
Konstruktion eines die HBVe-c-Sequenz exprimierenden Sindbis-Vektors
wird durch das Verdauen des SK+HBe-c-Plasmids
mit Xho I und Cla I-Restriktionsenzymstellen
zum Freisetzen des HBVe-c-Sequenzen kodierende cDNA-Fragments durchgeführt. Das
Fragment wird dann durch Agarose-Gelelektrophorese isoliert, mit
Gene CleanTM (BIO101, San Diego, CA) aufgereinigt
und in das gewünschte
Sindbis-Vektor-Rückgrat, das
durch den Verdau mit Xho I und Cla I hergestellt wurde, insertiert
und mit CIAP behandelt. Die in Beispiel 2 beschriebenen Sindbis-Vektoren
eignen sich für
die Insertion der HBV-Antigensequenz. Solche Sindbis-Vektoren schließen pKSSINBV,
pKSSINd1JRsjrc, kpKSSINd1JRsjrPC, pKSSINd1JRsjrNP (7582–7601) und pKSSINd1JRsexjr
ein.
-
Die
Konstruktion eines die HBV Kern-Sequenz exprimierenden Sindbis-Vektors
wird durch das Behandeln mit Gene CleanTM des
vorstehend beschriebenen PCR-Produkts
durchgeführt.
Das amplifizierte Produkt mit den Xho I- und Cla I-Restriktionsenzymstellen
wird dann verdaut, durch eine Agarose-Gelelektrophorese isoliert,
durch Gene CleanTM aufgereinigt und in die
gleichen vorstehend beschriebenen Sindbis-Vektoren die mit Xho I-
und Cla I-Enzymen vorbehandelt wurden, ligiert.
-
Die
Konstruktion eines die HBV X-Antigensequenz exprimierenden Sindbis-Vektors
wird durch das Verdauen des Plasmids SK-X Ag mit Xho I- und Cla
I-Restriktionsenzymstellen
zum Freisetzen des die HBV X-Sequenzen kodierende cDNA-Fragments
durchgeführt.
Das Fragment wird durch Agarose-Gelelektrophorese
isoliert, unter Verwendung von Gene CleanTM aufgereinigt
und in die gewünschten
vorstehend beschriebenen mit Xho I- und Cla I-Enzymen vorbehandelten
Sindbis-Vektor-Rückgrate
eingefügt.
-
Die
vorstehenden HBV exprimierenden Sindbis-Vektoren können auch
so modifiziert werden, daß sie einen
auswählbaren
Arzneistoff-Resistenzmarker, abhängig
von den Bedingungen des Experiments oder der Behandlung der Vektor-infizierten
Zellen koexprimieren. Jeder der vorstehend beschriebenen Sindbis-HBV-Expressionsvektoren
kann auch so entworfen sein, daß er
eine G418-Resistenz koexprimiert. Dies wird durch das Einbauen einer
internen Ribozym-Eintrittsstelle (Beispiel 5), gefolgt von dem bakterielle
Neomycinphosphotransferase-Gen, das 3' von den HBV kodierenden Sequenzen und
5' von dem terminalen
3'-Ende des Vektors
unter Verwendung der multiplen Klonierungsstelle des Vektors angeordnet
wird durchgeführt. Diese
G418-Resistenz-Vektorkonstrukte können zum Selektieren von Vektor-infizierten
Zellen für
die Erzeugung von HBV-spezifischen CTL-Zielen in den folgenden Abschnitten
verwendet werden.
-
D. EXPRESSION DER MIT
SINDBIS-VEKTOREN INFIZIERTEN ZELLEN
-
1. ELISA
-
Zellysate
von Zellen, die mit einem der HBV exprimierenden Vektoren infiziert
sind, werden durch das Waschen von 1,0 × 10⁷ gezüchteten
Zellen mit PBS, Resuspendieren der Zellen in PBS auf ein Gesamtvolumen
von 600 μl
und Beschallen für
zwei 5-Sekunden-Zeiträume
bei einer Einstellung von 30 in einem Branson-Sonikator, Modell
350 (Fisher, Pittsburgh, PA) oder durch dreimaliges Einfrieren und
Auftauen gemacht. Die Lysate werden durch eine Zentrifugation von
5 Minuten bei 10000 UpM geklärt.
-
Kern-Antigen
und Präkern-Antigen
in Zellysaten und sekretiertes e-Antigen im Kulturüberstand
werden unter Verwendung des Abbott-HBe-rDNA-EIA-Kitsw (Abbott Laboratories
Diagnostic Division, Chicago, IL) getestet. Ein anderer sensitiver
EIA-Assay für das Präkern-Antigen
in Zellysaten und sekretiertes e-Antigen im Kulturüberstand
wird unter Verwendung des Incstar ETI-EB Kit (Incstar Corporation,
Stillwater, MN) durchgeführt.
Eine Standardkurve wird mit Verdünnungen
des rekombinanten Hepatitis B Kern- und e-Antigens, erhalten von
Biogen (Genf, Schweiz), erzeugt.
-
Unter
Verwendung dieser Vorgehensweisen werden ungefähr 10 ng/ml e-Antigen in transduzierten Zellinien
exprimiert.
-
2. Immunopräzipitation/Western
Blot
-
Die
Charakterisierung der Präkern/Kern-
und e-Antigene, die von Vektor infizierten Zellen exprimiert werden,
wird durch eine Immunopräzipitation,
gefolgt von einer Western-Blot-Analyse, durchgeführt. Insbesondere werden 0,5–1,0 ml
des Zellysats in PBS oder des Kulturüberstands mit einem polyklonalen
Anti-Hepatitis B Kern-Kaninchen-Antigen
(DAKO Corporation, Carpinteria, Kalifornien), gebunden an G-Sepharose (Pharmacia
LKB, Uppsala, Schweden) gemischt und über Nacht bei 4°C inkubiert.
Die Proben werden zweimal in 20 mM Tris-HCl, pH-Wert 8,0, 100 mM NaCl,
10 mM EDTA gewaschen und in Probenladepuffer mit 0,5% β-2-Mercaptoethanol gekocht.
Die Proteine werden als erstes durch SDS-Polyacrylamid-Gelelektrophorese aufgetrennt
und dann auf Immobilon (Millipore Corp., Bedford, ME) transferiert
und mit dem DAKO-polyklonalen Anti-Hepatitis B Kern-Kaninchen-Antigen, gefolgt
von 125I-Protein A analysiert.
-
E. TESTEN DER IMMUNANTWORT
-
1. Zytotoxizitätsassays
-
(a) Inzucht-Mäuse
-
Sechs
bis acht Wochen alten weiblichen Balb/C-, C57B1/6- und C3H-Mäusen (Harlan
Sprague-Dawley, Indianapolis, IN) werden zweimal intraperitoneal
(i.p.) in Abständen
von 1 Woche mit 1 × 10⁷ bestrahlten (10000 rad bei Raumtemperatur)
Sindbis-Vektor-infizierten L-M(TK–)-Zellen
(ATCC CLL 1,3) injiziert. Die Tiere wurden 7 Tage später abgetötet und
die Splenozyten (3 × 10⁶/ml) in vitro mit ihren entsprechenden bestrahlten, mit
Sindbis-Vektor-infizierten Zellen (6 × 10⁴/ml)
in T-25-Flaschen
(Corning, Corning, NY) gezüchtet.
Das Züchtungsmedium
besteht aus RPMI 1640, 5% Hitze-inaktiviertem fötalen Rinderserum, 1 mM Natriumpyruvat,
50 μg/ml
Gentamycin und 10–5 M β-2-Mercaptoethanol (Sigma, St.
Louis, MO). Die Effektorzellen werden 4–7 Tage später geerntet und unter Verwendung
verschiedener Effektor : Zielzellen-Verhältnisse in Mikrotiterplatten
mit 96 Vertiefungen (Corning, Corning, NY) in einem Standardchromium-Freisetzungsassay
getestet. Die Ziele sind die Vektor-infizierten und nicht-Vektor-infizierten
L-M(TK–)-Zellen, wohingegen
die nicht-transduzierten Zellinien als Negativkontrollen verwendet
werden. Insbesondere werden Na2 51CrO4-markierte (Amersham, Arlington Heights,
IL) (100 μCi,
1 Stunde bei 37°C)
Zielzellen (1 × 10⁴ Zellen/Vertiefung) mit Effektorzellen bei verschiedenen
Effektor-zu-Zielzellen-Verhältnissen
in einem Gesamtvolumen von 200 μl
gemischt. Nach der Inkubation werden 100 μl des Kultivierungsmediums entfernt
und in einem Beckman-gamma-Spektrometer (Beckman, Dallas, TX) analysiert.
Spontane Freisetzung (spontaneous release, SR) wird als CPM von
Zielen plus Medium bestimmt und maximale Freisetzung (maximum release,
MR) wird als CPM von Zielen plus 1 M HCl bestimmt. Der Prozentsatz
der Zielzellenlyse wird wie folgt berechnet: [(Effektorzellen- +
Ziel-CPM) – (SR)/(MR) – (SR)] × 100. Die
spontanen Freisetzungswerte der Ziele sind typischerweise 10%–20% der
MR.
-
Für bestimmte
CTL-Assays können
die Effektoren in vitro mehrere Male stimuliert werden, beispielsweise
an Tag 8–12
nach der primären
in vitro-Stimulation. Genauer werden 107 Effektorzellen
mit 6 × 10⁵ bestrahlten (10000 rad) Stimulatorzellen
und 2 × 10⁷ bestrahlten (3000 rad) „Füll"-Zellen (hergestellt wie nachstehend
beschrieben) in 10 ml „komplettem" RPMI-Medium gemischt
(RPMI enthaltend: 5% Hitze-inaktiviertes fötales Rinderserum,
2 mM L-Glutamin, 1 mM Natriumpyruvat, 1X nicht-essentielle Aminosäuren und 5 × 10⁵ M β-2-Mercaptoethanol).
Stimulatorzellen für
die in vitro-Stimulation von Effektorzellen werden durch das Infizieren
von L-M (TK-)-Zellen
mit einem eine G418-Resistenz koexprimierenden Sindbis-HBV-Vektor
erzeugt. Mit dem Vektor infizierte Zellen werden für zwei Wochen
unter Verwendung von 800 μg/ml
G418 zur Markerselektion selektiert. Die G418-resistenten Zellen
werden dann bei 10000 rad bestrahlt und dann für Restimulation der Effektorzellen
in vitro, wie beschrieben, verwendet. „Füll"-Zellen werden von in RPMI resuspendierten,
naiven syngenen Mäuse-Milzzellen,
die mit 3000 rad bei Raumtemperatur bestrahlt wurden, hergestellt. Die
Splenozyten werden mit RPMI gewaschen, für 5 Minuten bei Raumtemperatur
bei 3000 UpM zentrifugiert und das Pellet wird in RPMI resuspendiert.
Die resuspendierten Zellen werden mit 1,0 ml Tris-Ammoniumchlorid
(100 ml von 0,17 M Tris-Base, pH-Wert 7,65 zusätzlich 900 ml 0,155 M NH4Cl, die endgültige Lösung wird auf einen pH-Wert
von 7,2 eingestellt) bei 37°C
für 3–5 Minuten
behandelt. Die sekundäre
in vitro-Restimulation wird dann für 5–7 Tage vor dem Testen in einem
CTL-Assay gezüchtet.
Jede der nachfolgenden Restimulationen wird, wie vorstehend beschrieben,
mit der Zugabe von 2–10
U von rekombinantem IL-2 (200 U/ml, Katalog #799068, Boehringer
Mannheim, Deutschland) gezüchtet.
-
Unter
Verwendung dieser Vorgehensweisen kann gezeigt werden, daß CTLs zu
HBV e-Antigen induziert werden kann.
-
(b) HLA A2.1 transgene
Mäuse
-
Sechs
bis acht Wochen alte weibliche HLA A2.1 transgene Mäuse (V.
Engelhard, Charlottesville, VA) werden in Abständen von einer Woche zweimal
intraperitoneal (i.p.) mit 1,0 × 10⁷ bestrahlten (10000 rad bei Raumtemperatur)
Vektor-transduzierten
EL4 A2/Kb-Zellen (ATCC Nr. TIB-39) injiziert.
Die Tiere werden 7 Tage später
getötet
und die Splenozyten (3 × 10⁶/ml) werden in vitro mit bestrahlten (10000
rad) transduzierten Jurkat A2/Kb-Zellen
oder mit Peptid beschichteten Jurkat-A2/Kb-Zellen
(6 × 10⁴/ml) in Flaschen (T-25, Corning, Corning,
NY) gezüchtet.
Der Rest des Chrom-Freisetzungsassays wird wie in Beispiel 9E 1.a
beschrieben durchgeführt,
wobei die Ziele transduzierte oder nicht-transduzierte EI4 A2/Kb- und Jurkat A2/Kb-Zellen
sind. Nicht-transduzierte Zellinien werden als Negativkontrollen
verwendet. Die Ziele können
auch mit Peptid-beschichtete EL4 A2/Kb-Zellen
sein.
-
(c) Transduktion von humanen
Zellen mit Vektorkonstrukt
-
Lymphoblastoid-Zellinien
(lymphoblastoid cell lines, LCL) werden für jeden Patienten durch das
Infizieren (Transformieren) ihrer B-Zellen mit frischem Epstein-Barr-Virus
(EBV) eingerichtet, das aus dem Überstand
einer 3 Wochen alten Kultur von B95-8, EBV-transformierten Weißbüscheläffchen-Leukozyten
(ATCC CRL 1612) genommen wurde. Drei Wochen nach der EBV-Transformation
werden die LCL mit einem Sindbis-Vektor, der das HBV Kern- oder
e-Antigen und eine G418-Resistenz exprimiert, infiziert. Die Vektorinfektion von
LCL wird durch die Ko-Kultivierung von 1,0 × 10⁶ LCL-Zellen
mit 1,0 × 10⁶ bestrahlten (10000 rad) Sindbis-Vektorproduzentenzellen
in einem 6 cm-Schälchen,
das 4,0 ml Medium enthält,
durchgeführt
oder durch Hinzufügen
von infektiösem
Vektorüberstand.
Das Züchtungsmedium
besteht aus RPMI 1640, 20% Hitze-inaktiviertem fötalem Rinderserum (Hyclone,
Logan, UT), 5,0 mM Natriumpyruvat und 5,0 mM nicht-essentielle Aminosäuren. Nach
einer Ko-Kultivierung über
Nacht bei 37°C
und 5% CO2 werden die LCL-Suspensionszellen
von den bestrahlten (10000 rad) Sindbis-Vektorproduzentenzellen entfernt. Infizierte
LCL-Zellen werden durch das Hinzugeben von 800 μg/ml G418 selektiert. Die Jurkat
A2/Kb-Zellen (L. Sherman, Scripps Institute, San
Diego, CA) werden im wesentlichen infiziert wie für die Infektion
der LCL-Zellen beschrieben.
-
(d) Humane CTL Assays
-
Humane
PBMC werden durch eine Ficoll (Sigma, St. Louis, MO) Gradientenzentrifugation
getrennt. Insbesondere werden die Zellen für 5 Minuten bei 3000 UpM bei
Raumtemperatur zentrifugiert. Die PBMCs werden in vitro mit ihren
autologen transduzierten LCL, Beispiel 9E 1.c, in einem Effektor
: Ziel-Verhältnis
von 10 : 1 für
10 Tage restimuliert. Das Züchtungsmedium
besteht aus RPMI 1640 mit vorgeprüften Mengen von 5% Hitze-inaktiviertem
fötalem
Rinderserum, 1 mM Natriumpyruvat und 50 μg/ml Gentamycin. Die resultierenden
stimulierten CTL-Effektoren werden auf CTL-Aktivität unter
Verwendung von infizierten autologen LCL- oder HLA-angepaßten Zellen
als Ziele in einem Standard-Chrom-Freisetzungsassay, Beispiel 9E
1.a, getestet. Da die meisten Patienten eine Immunität für EBV aufweisen,
werden die als Negativkontrollen verwendeten nicht-transduzierten
EBV-transformierten
B-Zellen (LCL) auch als Ziele für
die EBV-spezifischen CTL zusammen mit den transduzierten LCL erkannt.
Zum Reduzieren des hohen Hintergrunds, der auf das Töten der
markierten Zielzellen durch EBV-spezifische CTL zurückzuführen ist,
ist es notwendig, nicht-markierte nicht-transduzierte LCL zu den
markierten Zielzellen in einem Verhältnis von 50 : 1 hinzuzufügen.
-
2. Nachweisen
der humoralen Immunantwort
-
Humorale
Immunantworten in Mäusen,
die spezifisch für
HBV Kern- und e-Antigene sind, werden mit dem ELISA nachgewiesen.
Das ELISA-Protokoll verwendet zum Beschichten von Platten mit 96
Vertiefungen 100 μg/Vertiefung
des rekombinanten HBV Kern- und rekombinanten HBV e-Antigens (Biogen,
Genf, Schweiz). Die Seren von Mäusen,
die mit Zellen oder direkt mit einem HBV Kern- oder HBV e-Antigen
exprimierenden Vektor immunisiert wurden, werden in die Antigen-beschichteten
Vertiefungen seriell verdünnt
und für
1 bis 2 Stunden bei Raumtemperatur inkubiert. Nach der Inkubation
wird ein Gemisch aus Kaninchen-anti-Maus-IgG1, -IgG2a, – IgG2b
und -IgG3 mit äquivalenten
Titern zu den Vertiefungen hinzugegeben. Mit Meerrettichperoxidase
(horseradish peroxidase, „HRP") konjugiertes Ziege-anti-Kaninchen-Antiserum
wird zu jeder Vertiefung hinzugefügt und die Proben werden für 1 bis
2 Stunden bei Raumtemperatur inkubiert. Nach der Inkubation wird
die Reaktivität
durch das Hinzufügen
eines geeigneten Substrats sichtbar gemacht. In den Vertiefungen,
die IgG-Antikörper
spezifisch für
HBV Kern- oder HBV e-Antigen enthalten, wird sich eine Farbe entwickeln.
-
3. T-Zell-Proliferation
-
Die
Antigen-induzierte T-Helferaktivität, die aus zwei oder drei Injektionen
von HBV Kern- oder e-Antigen exprimierenden direkten Vektorpräparationen
resultieren, wird in vitro gemessen. Insbesondere werden Splenozyten
von immunisierten Mäusen
in vitro mit einem vorbestimmten Verhältnis mit Zellen, die HBV Kern- oder
e-Antigen exprimieren, oder mit Zellen, die HBV Kern- oder e-Antigen
nicht exprimieren als Negativkontrolle restimuliert. Nach fünf Tagen
bei 37°C
und 5% CO2 in RPMI 1640 Züchtungsmedium,
das 5% FBS, 1,0 mM Natriumpyruvat und 10–5 β-2-Mercaptoethanol enthält, wird
der Überstand
auf IL-2-Aktivität
getestet. IL-2 wird spezifisch von durch HBV Kern- oder e-Antigen
stimulierte T-Helferzellen sekretiert und seine Aktivität wurde
mit Hilfe des CTL-Klons, CTLL-2 (ATCC TIB 214) gemessen. Kurz gefaßt ist der
CTLL-2-Klon von IL-2 für
sein Wachstum abhängig
und er wird nicht in Abwesenheit von IL-2 proliferieren. CTLL-2-Zellen
werden zu seriellen Verdünnungen
von Überstandstestproben
in einer Platten mit 96 Vertiefungen hinzugefügt und für 3 Tage bei 37°C und 5%
CO2 inkubiert. Nachfolgend wird 0,5 μCi 3H-Thymidin zu den CTLL-2-Zellen hinzugegeben.
0,5 μCi 3H-Thymidin wirdnur eingebaut, wenn die CTLL-2-Zellen
proliferieren. Nach einer Übernacht-Inkubation
werden die Zellen unter Verwendung eines PHD-Zellernters (Cambridge
Technology Inc., Watertown, MA) geerntet und in einem Beckman-beta-Zähler gezählt. Die Menge des IL-2 in
einer Probe wird durch eine Standardkurve, die durch einen rekombinanten,
von Boehringer Mannheim (Indianapolis, IN) erhaltenen IL-2-Standard
erzeugt wird, bestimmt.
-
F. VERABREICHUNGSPROTOKOLL
-
1. Mäuse
-
(a) Direkte Vektor-Verabreichung
-
Das
Maussystem kann auch verwendet werden, um die Induktion der humoralen
oder zellvermittelten Immunantworten mit der direkten Verabreichung
eines HBV Kern- oder e-Antigen kodierenden Vektors zu bewerten.
Kurz gefaßt
werden sechs bis acht Wochen alte weibliche Balb/C-, C57B16- oder
C3H-Mäuse
intramuskulär
(i.m.) mit 0,1 ml eines wiederhergestellten (mit sterilem deionisiertem,
destilliertem Wasser) lyphophilisierten HBV Kern oder HBV e exprimierenden
Sindbis-Vektor injiziert. Zwei Injektionen werden im Abstand von
einer Woche gegeben. Sieben Tage nach der zweiten Injektion werden
die Tiere getötet.
Chromfreisetzungs-CTL-Assays
werden dann im wesentlichen wie in Beispiel 9E 1.a beschrieben durchgeführt.
-
2. Schimpansen-Verabreichungs-Protokoll
-
Die
in dem vorstehend beschriebenen Maussystem erzeugten Daten werden
zum Bestimmen des Verabreichungsprotokolls des Vektors in Schimpansen,
die mit dem Hepatitis B Virus chronisch infiziert sind, verwendet.
Auf der Induktion von HBV-spezifischen
CTLs in Mäusen
basierend, werden die Versuchsobjekte in Schimpansenversuchen drei
Dosen des Kern- oder e-Antigen-kodierenden Vektors in Intervallen
von 28 Tagen erhalten, die in zwei aufeinanderfolgenden ansteigenden
Dosierungsgruppen gegeben werden. Kontrollversuchstiere werden ein
Plazebo, umfassend HBV-IT (V)-Formulierungsmedien, erhalten. Die
Dosierung, die in vier 0,5-ml-Injektionen i.m. an jedem Injektionstag
gegeben wird, wird entweder 106 oder 107 HBV IT (V)-cfu sein. Blutproben werden
an den Tagen 4, 12, 24, 36, 52, 70 und 84 und in den Monaten 6,
12, 18, 24, 30 und 36 entnommen, um die Serumalanin-Aminotransferase(ALT)-Pegel,
die Anwesenheit des Hepatitis B-Antigens, die Anwesenheit von Antikörpern gegen
das Hepatitis B-e-Antigen zu messen und um die Sicherheit und die
Verträglichkeit
der Behandlung zu beurteilen. Das Hepatitis B-e-Antigen und die Antikörper gegen
das HB-e-Antigen werden durch das Abbott HB e rDNA EIA Kit (Abbott
Laboratories Diagnostic Division, Chicago, IL) nachgewiesen. Die
Effizienz der Induktion von CTLs gegen Hepatitis B Kern- oder e-Antigen
kann wie in Beispiel 9E 1.c bestimmt werden.
-
Basierend
auf den Sicherheits- und Effizienzresultaten der Schimpansenstudien
wird das Dosierungs- und Impfschema für die Verabreichung des Vektors
an Versuchspersonen in Versuchen mit Menschen bestimmt. Die Versuchspersonen
werden auf ihre Serum-ALT-Pegel, die Anwesenheit von HBV e-Antigen
und die Anwesenheit von Antikörpern
gegen das HBV e-Antigen, wie im wesentlichen vorstehend beschrieben, überwacht.
Die Induktion von humanen CTLs gegen Hepatitis B Kern- oder e-Antigen
wird wie in Beispiel 9E 1.c bestimmt.
-
BEISPIEL 12
-
VIRALE PROTEINE
EXPRIMIERENDE SINDBIS-VEKTOREN ZUR INDUKTION DER IMMUNANTWORT ODER
ZUM BLOCKIEREN VON VIRUS-WIRTSZELLINTERAKTIONEN
-
Das
folgende Beispiel beschreibt Vorgehensweisen zum Konstruieren von
Sindbis-Vektoren,
die befähigt
sind, eine Immunantwort durch das Exprimieren eines viralen HIV-Antigens
zu erzeugen. Es werden auch Verfahren zum Testen der Expression
und der Induktion einer Immunantwort gegeben.
-
ZUM AUSLÖSEN EINER
IMMUNANTWORT VERWENDETE SINDBIS-VEKTOREN
-
A. HIV-IIIB-ENV-EXPRESSIONSVEKTOREN
-
Ein
2,7 kb Kpn I-Xho I-DNA-Fragment wurde von dem proviralen HIV-Klon
BH10-R3 (für
die Sequenz siehe Ratner et al., Nature 313: 277, 1985) isoliert
und ein 400 bp Sal I-Kpn I-DNA-Fragment von IIIexE7deltaenv (eine
Bal31-Deletion zu Nukleotid 5496) wurde in die Sal-I-Stelle in das
Plasmid SK+ ligiert. Von diesem Klon wurde
ein 3,1 kb env-DNA-Fragment (Xho I-Cla I) aufgereinigt und in die
zuvor beschriebenen, mit Xho I und Cla I vorverdauten Sindbis-Vektoren
ligiert.
-
B. GESTALTEN EINER PRODUZENTEN-ZELLINIE,
WELCHE HIV-SPEZIFISCHE
ANTIGENE EXPRIMIERT
-
Um
eine Vektor-produzierende Zellinie, die das von dem vorstehend beschriebenen
Vektor erhaltene HIV-IIIB-env exprimiert, zu konstruieren, werden
in vitro transkribierte RNA-Transkripte in eine Sindbis-Verpackungs-Zellinie
(Beispiel 7) transfiziert. Insbesondere werden die Sindbis-RNA-Vektormoleküle anfänglich unter
Verwendung eines SP6 in vitro transkribierten RNA-Polymerasesystems,
das für
das Transkribieren von einem die HIV-spezifischen Sequenzen kodierenden
cDNA-Sindbis-Vektorklon
verwendet wurde, erzeugt. Die erzeugten in vitro RNA-Vektorprodukte werden
dann in eine Sindbis-Verpackungs- oder Hopping-Zellinie, welche
zur Herstellung von transient infektiösen Vektorteilchen innerhalb
von 24 Stunden führt,
transfiziert. Diese Vektorteilchen werden dann aus dem Überstand
der Zellinienkulturen gesammelt und dann zum Vermeiden einer zellulären Kontamination
durch einen 0,45 Mikron-Filter filtriert. Die filtrierten Überstände werden
dann zum Infizieren einer frischen Monolayer von Sindbis-Verpackungszellen
verwendet. Innerhalb von 24 Stunden nach der Infektion werden Sindbis-Vektorteilchen,
die positive Stränge
rekombinanter Sindbis-RNA enthalten, die Nicht-Strukturproteine
des Sindbis-Virus und HIV-spezifische Sequenzen kodieren, erzeugt.
-
Eine
alternative Gestaltung eines Sindbis-HIV-IIIB-env-Vektors ist ein
Promotor-gesteuertes
cDNA-Sindbis-Konstrukt, das einen auswählbaren Marker enthält. In dieser
Konfiguration wird das vorstehend beschriebene Xho I bis Cla I-Fragment,
das die spezifische HIV-IIIB-env-Sequenz enthält, in einen ähnlichen cDNA-Sindbis-Vektor angeordnet,
der durch einen konstitutiven Promotor an Stelle einer Bakteriophagen-Polymerase-Erkennungssequenz
angetrieben bzw. gesteuert wird. Unter Verwendung dieser Gestaltung
werden die Expressions-Vektorplasmide in eine Verpackungs-Zellinie
transfiziert und für
24 bis 48 Stunden nach der Transfektion auf das Arzneistoff-Resistenzgen
selektiert. Resistente Kolonien werden dann 14 Tage später (abhängig von
dem verwendeten Selektionsmarker) gesammelt und verdünnt kloniert.
Mehrere Verdünnungs-Klone
werden dann vermehrt und auf den höchsten Vektortiter getestet.
Die Klone mit dem höchsten Titer
werden dann vermehrt und gefroren aufbewahrt. Die aufbewahrten Klone
werden auf HIV-spezifische Proteinherstellung und die Induktion
einer Immunantwort getestet.
-
C. TESTEN AUF HIV-SPEZIFISCHE
PROTEINHERSTELLUNG UND EINE IMMUNANTWORT
-
Zellysate
der Sindbis-HIV-Produzenten-Zellinie werden durch Western-Blot-Analyse
auf HIV-spezifische Proteinherstellung getestet. Zum Testen der
Fähigkeit
des Vektors, die Expression in vitro zu transferieren, werden BHK-21-Zellen
mit filtriertem, den viralen Vektor enthaltenden Überstand
infiziert und durch Western-Blot-Analyse
24 Stunden nach Infektion getestet. Wenn die Proteinexpression verifiziert
wurde, können
in vivo Maus- und Primatenstudien zum Demonstrieren der Fähigkeit
von syngenen Zellen, ein fremdes Antigen nach einer Vektorbehandlung
zu exprimieren, durchgeführt
werden, um: (a) eine CTL-Antwort in Mäusen durch Injektion von entweder
infizierten syngenen Zellen oder von Präparaten von infektiösem Vektor
hervorzurufen, (b) CTL-Antworten in einem humanen in vitro Kultursystem
hervorzurufen, (c) Zellen von Menschen, Schimpansen und Makaken
einschließlich
primärer
Zellen zu infizieren, so daß diese
zum Hervorrufen von CTL-Antworten
verwendet werden können
und als Ziele in CTL-Assays dienen können, (d) Epitope einer Immunantwort zu
kartieren und (e) CTL-Antworten auf andere nicht-HIV-Antigene, wie
Maus-CMV (MCMV), hervorzurufen und zu messen.
-
1. Immunantwort
auf virale Sindbis-Vektor-kodierte Antigene
-
Um
die Immunantwort, die von einer mit einem Sindbis-HIV-IIIB-env-Vektor
transduzierten Zellinie hervorgerufen wurde zu testen, wird eine
Tumor-Zellinie der Maus (B/C10ME) (H-2d)
(Patek et al., Cell. Immunol. 72: 113, 1982) mit einem rekombinanten,
den HIV-IIIB-Vektor tragenden Sindbis-Virus infiziert. Die HIV env-exprimierende Zellinie
(B/C10ME-IIIB) wurde dann zum Stimulieren von HIV env-spezifischen CTL
in syngenen (d. h. MHC-identischen) Balb/C (H-2d)
Mäusen
verwendet. Die Mäuse
wurden durch eine intraperitoneale Injektion mit B/C10ME-IIIB-Zellen (1 × 10⁷ Zellen) immunisiert und am Tag 7–14 re-immunisiert.
(Re-Immunisierung
kann nicht notwendig sein.) Von diesen immunisierten Mäusen werden
Suspensionen von ansprechenden Milzzellen hergestellt und die Zellen
werden für
4 Tage in vitro in der Anwesenheit von entweder B/C10ME-IIIB (BCenv) oder
B/C10ME(BC) Mitomycin-C-behandelten Zellen bei einem Stimulator
: Ansprecher-Zellverhältnis
von 1 : 50 gezüchtet.
Von diesen Kulturen werden die Effektorzellen geerntet, gezählt und mit
radiomarkierten (51Cr)-Zielzellen (beispielsweise
B/C10MEenv-29 oder B/C10ME) bei verschiedenen Effektor : Ziel (E
: T)-Zellverhältnissen
in einem Standard-4–5-Stunden-51Cr-Freisetzungsassay gemischt. Im Anschluß an die
Inkubation werden die Mikrotiterplatten zentrifugiert, 100 μl des Kulturüberstands
werden entfernt und die Menge der von den lysierten Zellen freigesetzten
Radiomarkierung in einem Beckman-gamma-Spektrometer quantifiziert.
Die Zielzellyse wurde berechnet wie folgt: % Ziellyse = Exp CPM – SR CPM/MR CPM – SR CPM × 100, wobei
die experimentelle Zähler
pro Minute (Exp CPM) die Effektoren plus die Ziele repräsentiert,
die CPM der spontanen Freisetzung (SR) repräsentiert die Ziele alleine
und die CPM der maximalen Freisetzung (MR) repräsentieren die Ziele in der
Anwesenheit von 1 M HCl.
-
2. Stimulation
einer Immunantwort in Mäusen
durch die direkte Injektion eines rekombinanten Sindbis-Vektors
-
Es
werden Experimente zum Bewerten der Fähigkeit von rekombinanten viralen
Sindbis-Vektoren, die Expression von HIV-Hüllproteinen nach einer direkten
Injektion in Mäusen
zu induzieren, durchgeführt.
Ungefähr
104 bis 105 (plaqueformende
Einheit, pfu) des rekombinanten, das HIV-IIIB-env-Vektorkonstrukt
tragenden Sindbis-Virus werden zweimal (2×) in Abständen von 3 Wochen entweder
intraperitoneal (i.p.) oder intramuskulär (i.m.) injiziert. Die Menge
des Sindbis-Virus wird bestimmt als kleiner als die Menge, von der
angenommen wird, daß sie
eine Immunantwort stimuliert. Milzzellen werden ungefähr 7 bis
14 Tage nach der zweiten Injektion des Vektors für CTL präpariert.
-
D. BLOCKIERUNGSMITTEL,
DIE VON VIRALEN PROTEINANALOGA, DIE VON REKOMBINANTEN SINDBIS-VEKTOREN
EXPRIMIERT WERDEN STAMMEN
-
Viele
infektiöse
Krankheiten, Krebserkrankungen, Autoimmunerkrankungen und andere
Krankheiten sind mit der Interaktion von viralen Teilchen mit Zellen,
Zellen mit Zellen oder Zellen mit Faktoren verbunden. In viralen
Infektionen gelangen die Viren gewöhnlicherweise durch Rezeptoren
auf der Oberfläche
der empfänglichen
Zellen in die Zellen. Bei Krebserkrankungen können die Zellen nicht geeignet
oder gar nicht auf Signale von anderen Zellen oder Faktoren antworten.
Bei Autoimmunerkrankung gibt es kein geeignetes Erkennen eines „Selbst"-Markers. Diese Interaktionen
können
durch das Herstellen eines Analogons zu einem der Partner in einer
Interaktion in vivo blockiert werden.
-
Diese
Blockierungswirkung kann intrazellulär, auf der Zellmembran oder
extrazellulär
stattfinden. Die Blockierungswirkung eines viralen oder insbesondere
eines ein Gen für
ein blockierendes Mittel tragenden Sindbis-Vektors kann entweder
vom Inneren einer empfänglichen
Zelle oder durch das Sekretieren einer Version des blockierenden
Proteins zur lokalen Blockade der pathogenen Interaktion vermittelt
werden.
-
Im
Fall von HIV sind die beiden Mittel der Interaktion das gp120/gp41-Hüllprotein
und das CD4-Rezeptormolekül.
Somit wäre
ein geeigneter Blockierer ein Vektorkonstrukt, das entweder, ohne
pathogene Effekte zu verursachen ein den Zugang von HIV blockierendes
HIV env-Analogon exprimiert oder ein CD4-Rezeptoranalogon. Das CD4-Analogon würde sekretiert
werden und würde
während
das gp120/gp41 sekretiert wird, zum Schutz der benachbarten Zellen
fungieren oder nur intrazellulär
hergestellt wird, so daß es
nur die Vektor-enthaltende Zelle schützt. Es kann von Vorteil sein,
die schweren Ketten eines humanen Immunoglobulins oder andere Komponenten
zur Verstärkung
der Stabilität
oder der komplementären
Lyse zu CD4 hinzuzugeben. Das Befördern eines retroviralen Vektors,
der ein solches hybridlösliches
CD4 kodiert, zu einem Wirt, resultiert in einer kontinuierlichen
Versorgung mit einem stabilen Hybridmolekül.
-
Zur
Expression von HIV env-Analoga führende
Vektorteilchen können
auch, wie vorstehend beschrieben, konstruiert werden. Es wird für einen
Durchschnittsfachmann offensichtlich sein, welche Teile befähigt sind,
die Virusadsorption ohne offensichtliche pathogene Nebeneffekte
zu blockieren (Willey et al., J. Virol. 62: 139, 1988, Fisher et
al., Science 233: 665, 1986).
-
BEISPIEL 13
-
ERSATZ-GENTHERAPIE UNTER
VERWENDUNG VON REKOMBINANTEN SINDBIS-VEKTOREN ZUR SYSTEMISCHEN PROTEINHERSTELLUNG.
EINE BEHANDLUNG DER GAUCHER-ERKRANKUNG
-
A. GESTALTUNG EINES GLUKOZEREBROSIDASE-SINDBIS-VEKTORS
-
Ein
Glukozerebrosidase(GC)-cDNA-Klon, der eine Xho I-Restriktionsenzymstelle
5' von der cDNA-kodierenden
Sequenz und eine Cla I-Restriktionsenzymstelle 3' von der cDNA-kodierenden Sequenz enthält, wird
als erstes erzeugt. Der Klon kann durch Verdauen von pMFG-GC (Ohashi
et al., PNAS 89: 11332, 1992) mit Nco I, Glätten mit einer Vent DNA Polymerase
(New England Biolabs, Beverly, MA) geglättet und dann Ligation an Xho
I-Linker erzeugt werden. Das Plasmid wird dann mit Bam HI verdaut,
mit einer Vent DNA Polymerase geglättet, dann an Cla I-Linker
ligiert. Das Fragment wird dann mit Xho I und Cla I verdaut und
in die Xho I-Cla I-Stelle
des gewünschten
Sindbis-Vektors ligiert.
-
B. KONSTRUKTION EINER
SINDBIS-GC-VEKTOR-PRODUZIERENDEN ZELLINIE
-
Der
Vektor verwendet einen heterologen Promotor (Beispiel 7) in einem
Plasmidkonstrukt, dem eine stabile Integration in der Verpackungs-Zellinie
ermöglicht
ist. Replikations-kompetente Vektortranskripte werden dann in der
transfizierten Verpackungs-Zellinie transkribiert.
-
Wenn
der virale Sindbis-GC-Vektor einen heterologen Promotor in einer
Expressionsplasmid-Konfiguration mit einem selektierbaren Marker
(Neomycin-Resistenzgen)
verwendet wird, dann muß der
cDNA-Vektor in die Verpackungs-Zellinie
transfiziert werden, gefolgt von einer Arzneistoff-Resistenzselektion.
Resistente Kolonien werden dann gesammelt und Verdünnungs-kloniert.
Einzelne Klone werden dann vermehrt und eingefroren. Die Klone werden
einzeln auf einen hohen Titer, auf Expression von GC durch Western-Blot-Analyse und
auf die funktionelle Aktivität
des Proteins abgesucht.
-
Für solche
Vektoren, die keinen selektierbaren Marker aufweisen, muß die Selektion
von stabil oder persistent transfizierten Klonen durch Verdünnungsklonierung
der DA-transduzierten Zellen ein oder zwei Tage nach dem Transfizieren
der Zellen mit dem Sindbis-Vektor durchgeführt werden. Die Verdünnungsklone
werden dann auf die Anwesenheit von GC unter Verwendung der reversen
Transkription von Boten-RNA
abgesucht, gefolgt von der Amplifikation der cDNA-Botschaft durch
die Polymerasekettenreaktionstechnik. Diese Vorgehensweise ist als
die RT-PCR-Technik
bekannt und einem Handel verfügbarer
Kit zur Durchführung
dieses Assays ist von Invitrogen Corp. (San Diego, CA) erhältlich.
RT-PCR wird an Klonen, welche für
mindestens 10 Tage vermehrt wurden, durchgeführt. Ungefähr 50 bis 100 Klone werden
zum Auffinden einer vernünftigen Anzahl
von stabilen, persistent infizierten Klonen abgesucht. Um die RT-PCR
durchzuführen,
werden spezifische Primer für
die gewünschte
Botschaft, nach der durch Amplifikation des RNA-Produkts gesucht
werden soll, benötigt.
Die zur Amplifikation eines 521 Basenpaar-Produkts für das Suchen
nach GC entworfenen Primer sind: Primer
für Absuchen
auf GC

-
Jene
Klone, welche höchste
Expression und Titer aufweisen, werden dann auf Transfer der Expression
auf BHK-2-Zellen getestet, gefolgt von einer Western-Blot-Analyse und einem
funktionellen Assay auf GC-Aktivität. Ein spezifischer monoklonaler
Antikörper
(8E4) gegen humanes GC wird für
die Western-Blot-Analyse
zum Bestimmen der Anwesenheit des Proteins verwendet (Ohashi et
al., PNAS 89: 11332, 1992, Barneveld et al., Eur. J. Biochem. 134:
310, 1983). Die enzymatische Aktivität des GC wird wie bei Correll et
al. (Blood 80: 331, 1992) beschrieben getestet. Tierversuche werden
durchgeführt,
sobald der geeignete Klon identifiziert wurde.
-
BEISPIEL 14
-
VERABREICHUNG
VON REKOMBINANTEN SINDBISPARTIKELN
-
Ein
therapeutischer Sindbis-Vektor, welcher für die Behandlung der Gaucher-Krankheit (Beispiel
13) verwendet wird, kann durch transduzierte, autologe CD34+-Zellen
in einem ex vivo-Protokoll oder durch direkte Injektion des Vektors
in das Patientenknochenmark verabreicht werden. Um die längste therapeutische
Expression des GC von dem rekombinanten multivalenten Vektor zu
erreichen, ist die beste Art der Verabreichung langlebige Zellvorläufer des
klinisch behafteten Zelltyps, z. B. Monozyten oder Macrophagen,
zu transduzieren. Durch das Transduzieren der frühesten Vorläufer des behafteten Zelltyps
sind die Zellvorläufer
befähigt,
sich selbst zu erneuern und das periphere Blut mit reifen GC-positiven
Zellen wieder zu bevölkern.
Die frühesten
pluripotenten, hämatopoetischen
Stammzellen, welche bis heute untersucht worden sind, sind die CD34+-Zellen, welche 1%–4% einer gesunden Knochenmarkspopulation
oder 0,1% der peripheren Blutpopulation ausmachen. Die Fähigkeit
CD34+-Zellen zu transduzieren, ist für das Aufrechterhalten
der Langzeit-Expression, nicht nur für die Monozyten/Macrophagen-Familie,
sondern für
jede hämatopoetische
Zelle, wichtig, welche für
ein therapeutisches Protein ausgerichtet sind. Zwei Ansätze zur
Transduktion von CD34+-Zellen schließen ein
ex vivo- und ein in vivo-Protokoll ein. Das in vivo-Protokoll zielt
auf die Transduktion einer willkürlichen
bzw. unterschiedslosen Population von Knochenmarkzellen durch direkte
Injektion des Vektors in das Knochenmark der Patienten ab. Das ex
vivo-Protokoll zielt auf die Isolierung von CD34+-positiven
Stammzellen aus dem Patientenknochenmark oder aus dem Nabelschnurblut
eines Säuglingspatienten,
Transduktion der Zellen mit dem Vektor, dann anschließendes Injizieren
der autologen Zellen zurück
in den Patienten ab. Beide Ansätze
sind möglich,
aber das ex vivo-Protokoll ermöglicht,
den Vektor effizienter durch die Transduktion einer spezifischen
gezüchteten
CD34+- Zellenpopulation
zu verwenden. Details des ex vivo-Verfahrens werden in dem folgenden
Abschnitt bereit gestellt.
-
EX VIVO VERABREICHUNG
EINES MULTIVALENTEN GC-SINDBIS-VEKTORS
-
CD34+-Zellen werden von dem Patientenknochenmark
durch eine Spritzenabsaugung, ausgeführt von einem Arzt, welcher
mit der Technik vertraut ist, gesammelt. Alternativ können die
CD34+-Zellen auch aus dem Blut von Säuglingsnabelschnur
erhalten werden, wenn bei dem Patienten vor der Geburt eine Diagnose
gestellt wird. Allgemein, wenn das Knochenmark die Quelle der CD34+-Zellen
ist, werden 20 Knochenmarksabsaugungen durch Punktion des Oberschenkels
oder des hinteren Beckenkamms, unter Lokal- oder allgemeiner Anästhesie
erhalten. Die Knochenmarksabsaugungen werden dann vereinigt, in
Hepes-gepufferter Hanks ausgeglichener Salzlösung, welche Heparin mit 100
Einheiten pro ml und Desoxyribonuclease I mit 100 μg/ml enthält, suspendiert
und dann einer Ficoll-Gradiententrennung unterworfen. Die über den
Dichtegradienten präparierten
Knochenmarkszellen werden dann gesammelt und gemäß dem Cellpro's CEPRATETM LC (Cellpro, Bothell, WA) (CD34) Trennungssystem
gewaschen. Die gewaschenen, über
den Dichtegradienten separierten Zellen werden dann anschließend sequenziell
mit anti-CD34-monoklonalem Antikörper
gefärbt,
gewaschen, und dann mit biotinyliertem sekundärem Antikörper, der mit dem CEPRATETM-System geliefert wird, gefärbt. Die
Zellmischung wird auf die CEPRATETM-Avidinsäule geladen.
Die Biotin-markierten Zellen werden dann auf der Säule adsorbiert,
während
die unmarkierten Zellen durchfließen. Die Säule wird dann gemäß den Anweisungen
des CEPRATETM-Systems gespült, und
die CD34+-Zellen durch Bewegung der Säule durch
manuelles Pressen des Gelbetts eluiert. Sobald die CD34+-Zellen
gereinigt sind, werden die gereinigten Stammzellen gezählt und
in einer Konzentration von 1 × 10⁵ Zellen/ml in Iscove's modifziertem Dulbecco's Medium (JMDM, Irvine
Scientific, Santa Ana, CA), welches 20% vereinigtes, nicht-hitzeinaktiviertes
humanes AB-Serum (hAB-Serum) enthält, ausplatiert.
-
Nach
der Reinigung können
verschiedene Verfahren zur Transduktion der gereinigten Stammzellen ausgeführt werden.
Ein Ansatz beinhaltet die direkte Transduktion der gereinigten Stammzellpopulation
mit Vektor-enthaltenden Kulturüberständen, welche
von Vektor-herstellenden Zellen stammen. Ein zweiter Ansatz beinhaltet
die Kokultivierung einer bestrahlten Monolayer von Vektor-produzierenden Zellen
mit der gereinigten Population von nicht-adhärenten CD34+-Zellen. Ein dritter
und bevorzugter Ansatz beinhaltet einen ähnlichen Kokultivierungsansatz,
die gereinigten CD34+-Zellen werden jedoch
mit verschiedenen Zytokinen vorstimuliert und 48 Stunden vor der
Kokultivierung mit den bestrahlten Vektor-herstellenden Zellen kultiviert.
Neuere Veröffentlichungen
haben gezeigt, daß die
Vorstimulation der Stammzellen vor dem Transduzieren der Zellen
mit retroviralen Vektoren das Gentransferniveau in diesen Zelltypen
steigert (Nolta et al., Exp. Hematol. 20: 1065, 1992). Das gesteigerte
Niveau der Transduktion wird der gesteigerten Proliferation der
Stammzellen zugeschrieben, welche für eine effiziente retrovirale
Transduktion notwendig ist. Da die Sindbis-Vektoren befähigt sind,
nicht-replizierende
Zellen zu infizieren, kann die Vorstimulation dieser Zellen nicht
erforderlich sein, die Vorstimulation dieser Kulturen, welche Proliferation
verursachen, wird jedoch vergrößerte Zellpopulationen
zur Reinfusion in den Patienten bereit stellen.
-
Die
Vorstimulation von CD34+-Zellen wird durch
Inkubation der Zellen mit einer Kombination von Zytokinen und Wachstumsfaktoren,
welche IL-1, IL-3, IL-6 und den Mastzellenwachstumsfaktor (MGF)
einschließen,
durchgeführt.
Die Vorstimulation wird durch Züchten
von 1–2 × 10⁵ CD34+-Zellen/ml
Medium in T25-Gewebekulturflaschen,
welche Knochenmarkstimulations-Medium für 48 Stunden enthalten, durchgeführt. Das Knochenmarkstikulations-Medium
besteht aus IMDM, welches 30% nicht-hitzeaktiviertes hAB-Serum,
2 mmol L-Glutamin, 0,1 mmol β 2-Mercaptoethanol,
1 μmol Hydrokortison
und 1% deionisiertes Rinderserumalbumin enthält. Alle in den Knochenmarkskulturen
verwendete Reagenzien sollten auf ihre Fähigkeit überprüft werden, maximale Anzahlen
der Granulozyten, Erythrozyten, Makrophagen, Megakaryozyten, Kolonie-bildenden
Einheiten aus dem normalen Knochenmark zu unterstützen. Gereinigte
rekombinante humane Zytokine und Wachstumsfaktoren (Immunex Corp.,
Seattle, WA) für
die Vorstimulation sollten in den folgenden Konzentrationen verwendet
werden: von E. coli-stammendes IL-Iα (100 U/ml), von Hefe-stammendes
IL-3 (5 ng/ml), IL-6 (50 U/ml) und MGF (50 ng/ml) (Anderson et al.,
Cell Growth Differ. 2: 373, 1991).
-
Nach
der Vorstimulation der CD34+-Zellen werden
sie dann durch Kokultivierung mit der bestrahlten Sindbis-Herstellerzellinie
(welche den GC-therapeutischen Vektor exprimiert) in fortlaufender
Anwesenheit von Stimulationsmedium infiziert. Die DA-Vektor-herstellende
Zellinie wird erst trypsiniert, bestrahlt (10.000 Rad) und 1–2 × 10⁵ Zellen/ml in Knochenmarkstimulationsmedium
ausplatiert. Am folgenden Tag werden 1–2 × 10⁵ vorstimulierte
CD34+-Zellen/ml zu der Monolayer der Sindbis-Vektor-Herstellerzellinie
zugegeben. Die Kokultivierung der Zellen wird über 48 Stunden ausgeführt. Nach
der Kokultivierung werden die CD34+-Zellen
von der adhärenten
Monolayer der Sindbis-Vektor-herstellenden Zellen durch kräftiges Waschen
mit Medium gesammelt und für
2 Stunden ausplatiert, um das Anhaften von allen entfernten Vektor-herstellenden
Zellen zu erlauben. Die Zellen werden dann gesammelt und für weitere
72 Stunden vermehrt. Die Zellen werden gesammelt und in flüssigem Stickstoff
unter Verwendung eines Gefrierschutzmittels in Aliquots von 1 × 10⁵ Zellen pro Gefäß eingefroren. Wenn die transformierten
CD34+-Zellen auf die Abwesenheit von fremden
Agenzien überprüft worden
sind, können
die transformierten CD34+-Zellen aufgetaut
werden, in einer Konzentration von 1 × 10⁵-Zellen/ml ausplatiert
werden und für
weitere 48 Stunden in Knochenmarkstimulationsmedium kultiviert werden.
Die transformierten Zellen werden dann gesammelt, zweimal gewaschen
und in normaler Kochsalzlösung
resuspendiert. Die Zahl der transduzierten Zellen, welche verwendet
werden, um durch Infusion zurück in
den Patienten verabreicht zu werden, wird bei einem Minimum von
1–10 × 107-Zellen pro Patient pro Injektionsstelle
geplant, wobei vier Injektionsstellen benötigt werden. Die Infusion kann
direkt zurück
in das Patientenknochenmark oder direkt in den peripheren Blutstrom
durchgeführt
werden. Patienten, welche autologe transduzierte Knochenmarkszellen
erhalten, können
entweder teilweise oder am ganzen Körper bestrahlt werden, um die
existierenden Knochenmarkspopulationen zu entfernen. Die Behandlung
kann zu verschiedenen Zeitpunkten nach der Infusion überprüft werden,
um die GC-Aktivität
und die Dauer der Expression in den differenzierten Zelltypen zu
bestimmen. Wenn zu irgendeinem Zeitpunkt während dem Verlauf der nachfolgenden
Verfahren die Expression absinkt oder nicht existiert, können transduzierte
autologe Zellen in den Patienten reinjiziert werden.
-
BEISPIEL 15
-
GEWEBESPEZIFISCHE
EXPRESSION DURCH AKTIVIERUNG VON FUNKTIONSUNFÄHIGEN SINDBIS-VEKTOREN UNTER
VERWENDUNG VON GEWEBESPEZIFISCHER ZELLULÄRER RNA
-
KONSTRUKTION VON SINDBIS-TUMORSPEZIFISCHEN
EXPRESSIONS-VEKTOREN
FÜR DIE
BEHANDLUNG DES KOLOREKTALEN KARZINOMS
-
A. KONSTRUKTION EINES
REKOMBINANTEN SINDBIS-VEKTORS (SIN-CEA) ABHÄNGIG VON DER EXPRESSION DES
CEA-TUMORMARKERS
-
Um
einen funktionsunfähigen
Sindbis-Vektorpartikel in einer Sindbis-Verpackungszellinie herzustellen, muß der Sindbis-Vektor
durch einen DNA-Polymerase-Promotor
angetrieben werden. Die Möglichkeit,
in vitro-Transkription der Vektor-RNA zu verwenden, gefolgt von
Transfixieren der RNA in die Sindbis-Verpackungszellinie, wird nicht empfohlen,
da die tertiäre
Struktur, welche durch das funktionsunfähige RNA-Transkript erzeugt
wird, vollständige
genomische Transkripte verhindern, die Vektorreplikation und den
Titer in der Verpackungszellinie begrenzen kann. Aus diesem Grund
wird ein Start-Sindbis-Vektor, welcher den CMV-MIEP-Promotor (pCMV-SIN)
oder den Drosophila-Metallothionin-Promotor (pMET-CMV) enthält, abhängig von
der Verpackungszellinie (d. h. Insekten oder Säuger) verwendet.
-
Wie
zuvor beschrieben, wird das funktionsunfähige Verbindungs-Loop-out-Modell
mit der Verbindungsregion des Vektors, flankiert durch invertierte
Wiederholungssequenzen, welche homolog zu der ausgewählten RNA
sind, konstruiert. In diesem Beispiel werden Sequenzen der CEA-Tumorantigen-cDNA
(Beauchemin et al., Molec. and Cell. Biol. 7: 3221, 1987) in invertierten
Wiederholungen verwendet. Um einen CEA-RNA-empfänglichen Sindbis-Vektor zu
konstruieren, gehen der Verbindungsregion zwei CEA-Antisense-Sequenzdomänen (A1 und B1), welche
durch eine Sechs-Basenpaar-Gelenkdomäne getrennt sind, voraus. Eine
einzelne Zwanzig-Basenpaar-CEA-Sensesequenz (A2), welche komplementär zu A1
ist, wird an das 3'-Ende
der Verbindungsregion gesetzt. Beim Auswählen der korrekten A1- und
B1-Antisense-Sequenzen gibt es nur zwei Anforderungen, daß sie spezifisch
für die
Target-RNA-Sequenz sind, und daß die
Antisense-Sequenzen mit den zwei RNA-Sequenzdomänen, welche durch drei Nukleotide
getrennt sind, hybridisieren. Diese Drei-Nukleotidlücke dient
als eine Gelenkdomäne
für die
Polymerase, um zu springen und die Lesestränge, welche die Nichtstrukturproteindomäne des Vektors überbrücken, auf
die Verbindungsregion des Vektors überzuleiten(5). Um eine solche Konfiguration zu
konstruieren, werden zwei Oligonukleotide synthetisiert, welche
komplementär
zueinander sind, um ein Fragmentinsert zu erzeugen, welches geeignete
Restriktionsenzym-Sequenzen
an den äußeren 5'- und 3'-Enden enthält. Das
Oligonukleotid-Fragmentinsert
wird dann in den Sindbis-Vektor zwischen der funktionsunfähigen Verbindungsregion
und der Mehrfachklonierungssequenz des Sindbis-Vektors ligiert.
Der Sense-Oligonukleotidstrang von 5' zu 3' sollte eine Apa I-Restriktionsstelle,
gefolgt von einer A1-Antisense-Domäne, einer sechs bp Gelenkdomäne, einer
B1-Antisense-Domäne, einer
synthetischen Verbindungsregiondomäne und der A1-Sense-Domäne, gefolgt
von einer Xho I-Restriktionsenzymsequenz, enthalten. Die folgende
Oligonukleotidsequenz wird verwendet, um einen CEA-RNA-empfänglichen
Sindbis-Vektor zu entwerfen. Die Nukleotidzahlsequenz ist aus Beauchemin
et al., Molec. and Cell Biol. 7: 3221, 1987 erhalten.
-
-
Der
5'-3'-CEA-Antisense-Strang
ist zu dem oberen Nukleotid komplementär. Nachdem beide Oligonukleotide
synthetisiert sind, werden die Oligonukleotide zusammen in Anwesenheit
von 10 mM Mg gemischt, auf 100°C
für 5 Minuten
erhitzt und langsam auf Raumtemperatur abgekühlt. Das Oligonukleotidpaar
wird dann mit Apa I- und Xho I-Restriktionsenzymen verdaut, in einem
25 : 1 molaren Verhältnis
von Insert zu Plasmid gemischt und ligiert, wobei pCMV-SIN oder
pMET-SIN mit den gleichen Enzymen vorverdaut sind. Diese Konstrukte
werden als pCMV/SIN-CEA bzw. pMET/SIN-CEA bezeichnet.
-
Konstruktion eines SIN-CEA-Vektors
und Herstellerlinie, welche gamma-Interferon exprimiert (SIN-CEA/gIFN)
-
Die
humane g-IFN-cDNA stammt von RNA, welche aus PHA-stimulierten Jurkat-T- Zellen durch Guanidin-Thiocyanat-Extraktion,
gefolgt von Ultrazentrifugation über
einen CsCl-Gradienten, isoliert wird. Die RNA (Sigma, St. Louis,
MO) wird dann in vitro reverse-transkribiert, und ein genspezifisches
Oligonukleotidpaar wird verwendet, um die g-IFN-cDNA durch Polymerasekettenreaktion,
unter Verwendung von Taq-Polymerase, zu amplifizieren. Die PCR-DNA
wird mit T4-DNA-Polymerase und Klenow repariert und in die Hinc
II-Schnittstelle des SK+-Plasmids (Stratagene,
San Diego, CA), welches mit CIAP behandelt ist, kloniert. In der
Sense-Orientierung ist das 5'-Ende
der cDNA zu der Xho I-Sequenz des SK+-Polylinkers
benachbart, und das 3'-Ende
ist zu der Cla I-Sequenz benachbart. Das 512-Basenpaarfragment,
welches das humane gamma-Interferonmolekül kodiert, wird in die Xho
I-/Cla I-Sequenz
von entweder dem pCMV/SIN-CEA- oder dem pMET/SIN-CEA-Vektor plaziert.
Diese neuen Plasmide werden als pCMV/SIN-CEA/γIFN bzw. pMET/SIN-CEA/γIFN bezeichnet.
-
B. KONSTRUKTION EINES
SIN-CEA-VEKTORS UND HERSTELLERZELLINLE WELCHE THYMIDINKINASE EXPRIMIERT
(SIN-CEA/TK)
-
Ein
PCR-amplifiziertes Produkt, welches den cDNA-Klon der Herpes Simplex
Thymidinkinase („HSVTK"), flankiert von
5'-XHO I- und 3'-Cla I-Restriktionsenzymschnittstellen,
enthält,
wird unter Verwendung des pHS1TK3KB (Mcknight et al., Nuc. Acids
Res. 8: 5949, 1980)-Klon als Target-DNA erhalten. Die Sequenzen für die Primer,
welche für
die PCR-Amplifikation benutzt werden, werden aus veröffentlichten
Sequenzen erhalten (Wagner et al., PNAS 78: 1442, 1981). Das 1.260
Basenpaar-amplifizierte Produkt wird dann mit Xho I und Cla I in
die Xho I-/Cla I-Schnittstelle von entweder dem pCMV/SIN-CEA oder
dem pMET/SIN-CEA-Vektor ligiert. Diese neuen Plasmide werden als
pCMV/SIN-CEA/HSVTK bzw. pMET/SIN-CEA/HSVTK
bezeichnet.
-
C. ERZEUGUNG VON CEA-RNA-ABHÄNGIGEN SINDBIS-VEKTOR-HERSTELLERZELLINIEN
-
Im
Unterschied zu den früheren
Beispielen zur Erzeugung von Herstellerzellinien (Beispiel 7) kann
es sein, daß nur
eine einzige Runde des Gentransfers in die Verpackungszellinie durch
Vektortransfektion möglich
ist. Da diese Vektoren funktionsinaktiviert sind und in der Synthese
von vollständigen
genomischen Vektoren behindert sind, endet die Reinfektion einer
frischen Schicht von Sindbis-Verpackungszellinien
in einer abortierten Infektion, da diese Vektoren jetzt von der
Anwesenheit von CEA-RNA abhängig
sind, um aktiv zu werden. Hohe Titer können durch Verdünnungsklonierung
der transfizierten Herstellerzellinien unter Verwendung der zuvor
in Beispiel 11 beschriebenen RT-PCR-Technik erreicht werden.
-
BEISPIEL 16
-
ERSATZ-GENTHERAPIE UNTER
VERWENDUNG VON REKOMBINANTEN SINDBIS-VEKTOREN ZUR SYSTEMISCHEN PROTEINHERSTELLUNG.
EINE BEHANDLUNG FÜR
DIE FAKTOR VIII-MANGEL HÄMOPHILIE
A-ERKRANKUNG
-
Die
Hämophilie
A-Erkrankung ist durch die Abwesenheit des Faktors VIII, einem Blutplasma-Gerinnungsfaktor,
gekennzeichnet. Ungefähr
1 in 20000 Männern
weisen Hämophilie
A auf, in welcher der Krankheitszustand als eine auf das Unvermögen der
betroffenen Individuen, die Blutgerinnungskaskade vollständig auszuführen, zurückzuführende Blutungsstörung vorliegt.
-
Die
Behandlung der Individuen mit Hämophilie
A ist ein Austausch mit dem Faktor VIII-Protein. Die einzige Quelle
für humanen
Faktor VIII ist humanes Plasma. Um das humane Plasma für die Faktor
VIII-Aufreinigung aufzubereiten, werden humane Spenderproben in
Gruppen von über
1000 Spendern gesammelt. Aufgrund der Instabilität des Faktor VIII-Proteins
sind die resultierenden pharmazeutischen Produkte sehr unrein und
mit einer geschätzten
Reinheit durch Gewicht von ungefähr
0,04%. Zusätzlich
gibt es eine ernsthafte Bedrohung durch solche infektiösen Erkrankungen,
wie unter anderem das Hepatitis B Virus und das Humane Immundefizienz-Virus,
welche den Blutvorrat kontaminieren und somit möglicherweise mit dem Faktor
VIII-Protein mit aufgereinigt werden.
-
Aus
den vorstehend präsentierten
Gründen
würde eine
rekombinante Herstellungsquelle von Faktor VIII einen zukunftsträchtigen
Fortschritt in Richtung der Behandlung von Hämophilie A markieren.
-
Die
optimale Behandlung für
Hämophilie
A wäre
eine Gen-Ersatztherapie, dies ist der Ersatz eines normalen Faktor
VIII-Gens in betroffene Individuen, welche ein Nachfolgen der normalen
Gerinnungskaskade ermöglichen
würde.
-
Die
vorstehend präsentierte
Diskussion ist den für
eine mögliche
Behandlung der Hämophilie
A-Erkrankungen zuständigen
Fachleuten wohlbekannt. Retroviren sind ein möglicher Gentherapievektor,
welche für
die Expression von Faktor VIII entwickelt wurden. Aus bisher wenig
verstandenen Gründen
ist jedoch der Grad der Expression des rekombinanten Faktors VIII
mit diesem und anderen Verfahren vergleichsweise gering.
-
Eine
Möglichkeit
für die
geringe Expression des rekombinanten Faktors VIII in mit dem Retrovirus
oder andere Vektoren transduzierte Zellen ist eine vergleichsweise
geringe Effizienz des Prozessierens und des Transports der voll
ausgebildeten Faktor VIII-RNA vom Kern zum Zytoplasma. Fachleuten
ist es bekannt, daß die
Deletion der B-Domäne
des Faktors VIII den Grad der Produktion und Sekretion dieses Gerinnungsfaktors erhöht.
-
Um
die mit dem geringen Grad der Faktor VIII-Proteinherstellung aufgrund
von geringem RNA-Expressionsgrad und ineffizientem Prozessieren
verbundene Probleme zu vermeiden, wird die Insertion von Faktor VIII-cDNA
in Sindbis-Vektoren beschrieben. Da der Sindbis-Lebenszyklus vollständig im
Zytoplasma der infizierten Zellen stattfindet, werden die Probleme,
die mit vom Kern exprimierten Faktor VIII verbunden sind, umgangen.
Weiter voraussetzend die Effizienz, mit der Sindbis sich selbst
repliziert, könnte
der Grad der Faktor VIII-Herstellung in mit Sindbis/Faktor VIII-infizierten
Zellen theoretisch so hoch sein wie 1 × 10⁸ Faktor
VIII-Proteinmoleküle/Zelle.
-
Ein
mögliches
Problem, das mit dem Einfügen
von Faktor VIII in Sindbis-Vektoren verbunden ist, ist die resultierende
physikalische Größe des Vektor/heterologes
Gen-Konstrukts und
die mögliche
Beschränkung
des Verpackens des Faktor VIII-Vektorkonstrukts
in ein funktionelles infektiöses
Sindbis-Teilchen. Die genomische Größe von Wildtyp-Sindbis ist
11703 Nukleotide plus einem Poly-A-Schwanz. Die Größe des Sindbis-Grundvektorkonstrukts
(pKSSINBV, siehe Beispiel 2) ist 7830 Nukleotide einschließlich eines
25-mer Poly-A-Schwanzes. Somit ist die zulässige Größe eines in pKSSINBV einzufügenden,
heterologen genetischen Materials, welches in einem genomischen
Komplement mit derselben physikalischen Größe wie das Wildtyp-Virus resultiert,
3898 Nukleotide.
-
Ein
Schlüsselbeweis
läßt jedoch
vermuten, daß das
Fassungsvermögen
des heterologen genetischen Materials, welches in pKSSINBV eingesetzt
werden kann und in ein funktionelles infektiöses Sindbis-Teilchen verpackt
werden kann, erheblich größer als
3898 bp ist. In einer in der Literatur veröffentlichten Arbeit (Geigenmuller-Gnirke et al., PNAS
88: 3253–3257,
1991) wird das Verpacken von zwei Molekülen, wobei jedes ein cis-benötigtes Verpackungssignal
enthält,
in einzelne funktionelle Sindbis-Teilchen beschrieben. Die physikalische
Gesamtgröße der beiden
verpackten Genome in dieser Studie ist 14600 bp. Dieses Ergebnis
deutet stark an, daß das
Fassungsvermögen
von Sindbis-Vektoren für
heterologes genetisches Material viel größer ist als zuvor angenommen
wurde. Die Möglichkeit
der Insertion von großen
zellulären
Genen in Sindbis-Vektoren erweitert wesentlich den Nutzen dieses
Systems.
-
Der
Faktor VIII-cDNA-Klon ist ungefähr
8000 bp. Die Insertion der Faktor VIII-cDNA in pKSSINBV ergibt eine
Vektor/heterologe genomische Größe von ungefähr 15830
bp. Wenn die Verpackung dieses Teilchens ineffizient ist, kann die
Größe des Inserts
weiter durch das Eliminieren der „B-Domäne" des Faktor VIII-Inserts verringert
werden. Es wurde gezeigt, daß der
Faktor VIII B-Domäne-Abschnitt
von der cDNA entfernt werden kann, ohne die Funktionalität des nachfolgend
exprimierten Proteins zu beeinträchtigen.
-
Die
Quelle für
Faktor VIII-cDNA ist Klon pSP64-VIII, ein ATCC-Klon unter der Zugangsnummer
39812, der eine das humane Protein in voller Länge kodierende cDNA aufweist.
pSP64-VIII wird mit Sal I verdaut, die Enden werden mit T4-DNA-Polymerase und 50 μM von jedem
dNTP geglättet
und das ca. 7700 bp-Fragment wird der Elektrophorese in einem 1%
Agarose/TBE-Gel unterworfen und mit Gene CleanTM aufgereinigt.
Die geglättete
Enden enthaltetende Faktor VIII-cDNA wird dann in das durch den
Verdau mit Hinc II hergestellte pKSII3'SIN (Beispiel 2) ligiert, mit CIAP behandelt
und mit Gene CleanTM aufgereinigt. Dieses
Plasmid ist als pF83'SIN
bekannt.
-
Zur
Insertion von Faktor VIII in die verschiedenen in Beispiel 2 beschriebenen
Sindbis-Vektoren wird das Plasmid pF83'SIN mit Xho I und Sac II verdaut und
das resultierende 7850 bp-Fragment wird mit einem 1% Agarose/TBE-Gel
isoliert und durch Gene Clean
TM aufgereinigt.
Dieses Faktor VIII-3'SIN-Fragment
wird in jedem der nachstehend aufgelisteten Vektoren eingefügt. Vor
der Insertion dieses Fragments werden die Plasmide durch Verdau
mit Xho I und Sac II hergestellt, mit CIAP behandelt, mit einer
1% Agarose/TBE-Gelelektrophorese isoliert und mit Gene Clean
TM aufgereinigt.
| Vektor | Funktioneller
Verbindungsabschnitt (+/–) |
| pKSSINBV | + |
| pKSSINd1JRsjrc | + |
| pKSSINd1JRsjrPC | + |
| pKSSINd1JRsjrNP
(7582–7601) | + |
| pKSSINd1JRsexjr | + |
-
Nach
der Insertion der Faktor VIII-cDNA werden die Vektoren mit
pKSSINBVF8,
pKSSINd1JRsjrcF8,
pKSSINd1JRsjrPCF8,
pKSSINd1JRsjrNP
(7582–7601)F8
beziehungsweise
pKSSINd1JRsexjrF8 bezeichnet.
-
Das
Verpacken der Faktor VIII-cDNA-enthaltenden Vektoren wird entweder
durch das Infizieren von mit Vektor/Faktor VIII in vitro-transkribierter
RNA transfizierten Zellen mit Wildtyp-Virus oder in einer anderen Ausführungsform
durch das Transfizieren mit in vitro-transkribierter Vektor/Faktor
VIII-RNA der in Beispiel 7 beschriebenen Verpackungs-Zellinien durchgeführt. Die
Effizienz des Verpackens wird durch das Messen des Faktor VIII-Expressionsgrads
in infizierten Zellen und das Vergleichen mit den Expressionsgraden,
die in den gleichen mit dem in Beispiel 3 beschriebenen pKSSIN-luc-Vektor
durchgeführten
Experimenten bestimmt.
-
BEISPIEL 17
-
A. ERZEUGEN EINES GLUKOZEREBROSIDASE-SINDBIS-VEKTORS
-
Ein
Glukozerebrosidase (GC)-cDNA-Klon, welcher eine Xho I-Restriktionsenzymschnittstelle
5' zu der cDNA-kodierenden
Sequenz und eine Cla I-Restriktionsenzymschnittstelle
3' zu der cDNA-kodierenden
Sequenz enthält,
wird zuerst erzeugt. Der Klon kann durch Verdau von pMFG-GC (PNAS
89: 11332; 1992) mit Nco I, Erzeugung glatter Enden mit Vent-DNA-Polymerase,
dann Ligierung mit Xho I-Linkern erzeugt werden. Das Plasmid wird
dann mit Bam HI verdaut, glatte Enden mit Vent-DNA-Polymerase erzeugt,
dann an Cla I-Linker ligiert. Für
die Insertion des Faktors VIII in die verschiedenen, in Beispiel
2 beschrieben Sindbis-Vektoren, wird
das Fragment dann mit Xho I und Cla I verdaut und auf einem 1 Agarose/TBE-Gel
Gel-isoliert und durch Gene Clean gereinigt. Das GC-Fragment wird
in jeden der nachstehenden Vektoren, hergestellt durch Verdau mit
Xho I und Cla I, Behandlung mit CIAP, Isolierung durch 1% Agarose/TBE-Gel-Elektrophorese
und Reinigung mit Gene Clean, insertiert:
-
Nach
der Insertion der Faktor VIIIcDNA sind diese Vektoren, wie unten
gezeigt, bekannt:
pKSSINBV-GC
pKSSINdlFRsjrc-GC
pKSSINdlFRsjrPC-GC
pKSSINdlFRsjrNP
(7582–7601)-GC
pKSSINdlFRsexjr-GC
-
Der
Glukozerebrosidase(GC)-Sindbis-Vektor wird verwendet, um die GC-cDNA
in Tierversuchen zu exprimieren, und wird eventuell verwendet, um
Menschen durch direkte Injektion zu behandeln. Wenn mehrfache Injektionen
benötigt
werden, um die GC-Expression in dem behandelten Individuum aufrechtzuerhalten, wäre es ideal,
wenn der Sindbis-Vektor entworfen wäre, minimal antigen zu sein
oder in solcher Weise entworfen wäre, keine Immunantwort gegenüber dem
Vektor zu induzieren. Beispiele für Sindbis-Vektoren, welche
in einer solchen Weise entworfen sind und befähigt sind, verschiedene Proteine
zu exprimieren, sind in den Beispiel 3 (Adenovirus Early region
E3); Beispiel 4 (HCMVH301); Beispiel 5 (Expression von verschiedenen
Genen) und Beispiel 17 (Ribozymexpression von Interferon A) beschrieben.
Unter Verwendung der obigen Beispiele kann ein Sindbis-Vektor entworfen
werden, die GC-cDNA in einer solchen Konfiguration zu exprimieren, wobei
dem Interferon A-Haarnadel-Ribozym das AD E3 oder CMV H301-Gen folgt,
gefolgt von einer internen Ribozym-Eintrittssequenz, gefolgt von
der GC-cDNA oder anderen therapeutischen Palliativa bzw. Linderungsmittel,
unter Verwendung der gleichen Xho I- bis Cla I-Klonierungssequenzen
in der Mehrfachklonierungssequenz des Vektors.
-
B. KONSTRUKTION EINER
SINDBIS-GLUKOZEREBROSIDASE-VEKTOR HERSTELLENDEN ZELLINIE
-
Ein
Ansatz wird vorgestellt, um die Herstellerzellinie zu erzeugen.
Der Vektor verwendet einen heterologen Promotor in einem Plasmidkonstrukt,
welches die stabile Integration in die Verpackungszellinie erlauben würde (s.
Beispiel 7 zur Übersicht).
Replikationskompetente Sindbis-Vektor-Transkripte werden dann auf
dem DNA-Niveau exprimiert und würden
in die Sindbis-Verpackungszellinie transfiziert werden.
-
Wenn
der Sindbis-GC virale Vektor einen heterologen Promotor in einer
Expressionsplasmid-Konfiguration mit einem selektierbaren Marker
(Neomycin-Resistenzgen)
verwendet, dann muß der
cDNA-Vektor in die Verpackungszellinie transfiziert werden, gefolgt
von Arzneimittelresistenz-Selektion. Resistente Kolonien werden
dann vereinigt und verdünnungskloniert.
Einzelne Klone werden dann vermehrt und eingefroren. Die einzelnen
Klone werden dann auf hohe Titer, wie in Beispiel 9 beschrieben,
für die
Expression von Glukozerebrosidase durch Westernblot-Test überprüft und dann
auf funktionelle Aktivität
des Proteins getestet (Correll et al.; Blood 80: 331, 1992).
-
Für solche
Vektoren, welche nicht einen selektierbaren Marker aufweisen, muß die Selektion
der stabilen oder persistent transfizierten Klone durch Verdünnungsklonierung
der Verpackungszellinien ein bis zwei Tage nach der Transfektion
der Zellen mit dem Sindbis-Vektor durchgeführt werden. Die verdünnten Klone werden
dann auf die Anwesenheit von Glukozerebrosidase, unter Verwendung
der reversen Transkription der messenger-RNA, gefolgt durch Amplifikation
der cDNA-Message durch die Polymerase-Ketten-Reaktions-Technik überprüft. Dieses
Verfahren ist als RT-PCR-Technik bekannt und ein im Handel erhältlicher
Kit ist verfügbar,
um diesen Test durchzuführen
(Invitrogen Corp., San Diego, CA). RT-CPR wird mit Klonen durchgeführt, welche
für mindestens
10 Tage vermehrt worden sind. Ungefähr 50 bis 100 Klone werden überprüft, um eine
vernünftige
Zahl von stabilen, persistent-infizierten Klonen zu finden. Um die
RT-PCR durchzuführen, werden
spezifische Primer für
die gewünschte
Botschaft benötigt,
welche durch die Amplifikation des RNA-Produkts zu screenen ist.
Primer, die entworfen wurden, um ein 521-Basenpaarprodukt für den Glukozerebrosidase-Test zu amplifizieren,
sind: GC
PCR (F) Primer#1: 5'

GC
PCR (R) Primer#2: 5'
-
Solche
Klone, welche die höchste
Expression und Titer zeigen, werden dann auf die Übertragung
der Expression durch Infektion von BHK-2-Zellen, gefolgt durch Western
Blot-Analyse und einem funktionellen Test der Glukozerebrosidase
(GC)-Aktivität in den
BHK-2-Zellen überprüft. Ein
spezifischer monoklonaler Antikörper
(8E4) gegen humanes GC wird für
Western Blots verwendet (PNAS 89: 11332, 1992) und ist in Barneveld,
R. A. et al. beschrieben (Eur. J. Biochem. 134: 310, 1983). Wenn
der geeignete Klon identifiziert worden ist, werden Überstände aus
den Wachstumskulturen verwendet zum Erhalt von Vektoren, filtriert
durch einen 0,45 μC
Filter, verwendet, um mit Tierversuchen durch direkte Injektion
in die Tiere zu beginnen. Nachdem die Tierversuche durchgeführt worden
sind, können
maßstabvergrößerte direkte
Injektionsprotokolle, welche aus den Tierversuchen stammen, für die Behandlung
von Menschen mit der Gaucher-Erkrankung verwendet werden. Alternative
Verabreichungsprotokolle für
diesen Vektor werden in dem folgenden Beispiel angegeben.
-
BEISPIEL 18
-
INHIBIERUNG DER PATHOGENITÄT DES HUMANEN
PAPILLOMA-VIRUS DURCH SEQUENZSPEZIFISCHE VON SINDBIS-VIRUS-VEKTOREN
EXPRIMIERTE ANTISENSE- ODER RIBOZYM-MOLEKÜLE
-
Bis
zum heutigen Tag sind mehr als sechzig Typen von humanen Papilloma-Viren
(HPV), welche einen betonten Tropismus für Zellen von epithelialem Ursprung
aufweisen, isoliert und charakterisiert worden. Innerhalb der HPV-Gruppe
gibt es eine beträchtliche
Anzahl von Typen, welche den humanen Anogenitaltrakt infizieren.
Diese Gruppe der HPVs kann ferner in Typen, welche mit einer gutartigen
oder malignen Proliferation des Anogenitaltrakts verbunden sind,
unterteilt werden.
-
In
den Vereinigten Staaten gibt es pro Jahr zwischen 13000 und 20000
Gebärmutterhalskrebs-Tote. In
Entwicklungsländern
ist Gebärmutterhalskrebs
die häufigste
Tumorerkrankung und in entwickelten Ländern liegt der Gebärmutterhalskrebs
hinter Brust-, Lungen-, Uterus- und Eierstock-Krebsarten. Eine Statistik,
welche die Ansicht, daß anogenitale
Proliferation ein wachsendes Gesundheitsproblem ist, besonders unterstützt, ist,
daß medizinische
Konsultationen für
Genitalwarzen von 169000 im Jahr 1966 auf über 2 Millionen im Jahr 1988
angestiegen sind.
-
Es
existieren mehrere Beweisführungen,
welche HPV mit der Pathogenese einer zervikalen proliferativen Erkrankung
verbinden. Eine bestimmte Untergruppe von Typen, die sogenannten „Niedrig-Risiko
HPVs", sind mit
gutartigen proliferativen Zuständen
des Gebärmutterhalses
verbunden (beispielsweise HPV 6, 11, 43, 44), während eine andere Untergruppe
von Typen, die „Hoch-Risiko
HPVs", mit Läsionen,
welche zu einem malignen Zustand fortschreiten können, verbunden werden (beispielsweise
HPV 16, 18, 31, 33, 35 und so weiter). Ungefähr 95% der Gebärmutterhalstumore
enthalten HPV, wobei die DNA von HPV-Typ 16 oder 18 in etwa 70%
von ihnen gefunden wird.
-
Die
Häufigkeit
von HPV in der jungen sexuell aktiven weiblichen Population scheint
ziemlich hoch zu sein. Tatsächlich
waren in einer kürzlich
durchgeführten
Studie von 454 College-Frauen 213 oder 46% HPV-positiv. Innerhalb
der HPV-positiven Gruppe waren 3% HPV 6/11 positiv und 14% waren
HPV 16/18 positiv. Von diesen 454 Frauen wiesen 33 (7,3%) eine durch
Zytologie festgestellte, anormale zervikale Proliferation auf.
-
Hinsichtlich
des Entwurfs von therapeutischen, auf HPV abzielenden antisense-
und Ribozym-Mittel gibt es wichtige Parameter, die in Betracht gezogen
werden müssen,
bezüglich
der HPV-Typen, auf die abgezielt wird (d. h. mit Condyloma acuminatum
verknüpfte
Typen oder mit maligner zervikaler Proliferation verknüpfte Typen)
und den HPV-exprimierten Genen, auf die abgezielt wird, einschließlich aber
nicht nur der HPV-Gene E2, E6 oder E7.
-
Im
allgemeinen wird die Expression von HPV-Gene zeitlich in zwei Phasen
definiert, die frühen
(early, E)-Gene, die vor der viralen DNA-Replikation exprimiert
werden, und die späten
(late, L)-Gene, die nach der viralen DNA-Replikation exprimiert
werden. Es gibt 7 frühe
enzymatische HPV-Gene und 2 späte
strukturelle HPV-Gene.
-
Auf
der vorstehend vorgestellten Diskussion basierend können gegen
die HPV-6/11-Gruppen
gerichtete antisense/Ribozym-Therapeutika konstruiert werden, welche
auf das virale E2-Gen abzielen. Es scheint möglich, daß das E2-Gen-Ziel bedenklich
hinsichtlich der HPV 16/18-Gruppe sein kann durch einen Mechanismus
des Vorantreibens der Intergration des Virus durch eine Inhibierung
der E2-Proteinexpression.
Somit scheint es, daß auf
die E6/E7-Gene in den HPV-Typen 16/18 direkt abgezielt werden soll.
-
Nachstehend
ist die Konstruktion von antisense- und Ribozym-Therapeutika in
Sindbis-Virusvektoren (beschrieben in Beispiel 2) spezifisch für HPV-Typ
16 E6- und E7-RNA beschrieben. Die Insertion von HPV-antisense und
Ribozymeinheiten ist zwischen den Cla I- und Xba I-Stellen des Sindbis-Vektors.
-
A. KONSTRUKTION EINES
HPV 16 E6/E7-ANTISENSE-THERAPEUTIKUMS
-
Der
virale genomische HPV 16-Klon, pHPV-16 (ATCC Nummer 45113) wird
als Matrize in einer PCR für
die Amplifikation der spezifischen Sequenzen der viralen E6/E7-Gene
verwendet. Die HPV 16-antisense-Einheit wird zuerst in den Plasmidvektor
pKSII
+ eingefügt, das Entfernen des antisense-Therapeutikums von
dem Plasmidvektor und die Insertion in verschiedene Sindbis-Vektoren-Rückgrate
wird durch die einzigen Cla I- und Xba I-Restriktionsendonukleasestellen
terminal von der antisense-Einheit durchgeführt. Die Amplifikation eines
Teils des HPV-16 E6/E7-Gens wird durch das nachstehend gezeigte
Primerpaar durchgeführt: Vorwärtsprimer
(Puffersequenz/Xba I-Stelle/HPV 16 Nukleotide 201–222)
Rückwärtsprimer
(Puffersequenz/Cla I-Stelle/HPV 16 Nukleotide 759–738)
-
Zusätzlich zu
den HPV 16 E6/E7-komplementären
Sequenzen enthalten beide Primer eine fünf Nukleotid-„Puffersequenz" an ihren 5'-Enden für einen
effizienten Enzymverdau der PCR-Amplikonprodukte. Das Erzeugen des
HPV 16-Amplikons mit den vorstehend gezeigten Primern wird mit dem
in Beispiel 4 beschriebenen PCR-Protokoll
durchgeführt.
Früher
hat sich gezeigt, daß die
E6/E7-mRNA in infizierten zervikalen Epithelien in drei Formen vorhanden
ist, ungespleißt
und in zwei Spleißformen
(E6* und E6**), bei denen in einer die Nukleotide 226–525 von
E6 in der gereiften Botschaft nicht vorhanden sind (Smotkin et al.,
J. Virol. 63: 1441–1447,
1989). Der komplementäre
Abschnitt zwischen der hier beschriebenen antisense-Einheit und dem HPV
16-Genom sind die viralen Nukleotide 201–759. Somit wird die antisense-Einheit
befähigt
sein, an die ungespleißte
E6/E7-Botschaft und die gespleißten
E6*- und E6**-Botschaften zu binden und ihre Translation zu inhibieren.
-
Das
HPV 16 E6/E7 580 bp-Amplikonprodukt wird zuerst mit Gene Clean (Bio
101, San Diego, CA) aufgereinigt, dann mit den Restriktionsenzymen
Cla I und Xba I verdaut und der Elektrophorese in einem 1% Agarose/TBE-Gel
unterworfen. Die 568 bp-Bande wird dann aus dem Gel ausgeschnitten,
die DNA mit Gene Clean aufgereinigt und in das pKSII+-Plasmid, das
durch einen Verdau mit Cla I und Xba I, einer Behandlung mit CIAP
und einer Behandlung mit Gene Clean hergestellt wurde, ligiert.
Dieses Plasmid ist als pKSaHPV16E6/E7 bekannt.
-
B. KONSTRUKTION VON HPV
16 E6/E7 HAARNADEL-RIBOZYM-THERAPEUTIKA
-
Um
die Expression von HPV 16 E6- und E7-Proteinen effizient zu inhibieren,
wird ein Haarnadel-Ribozym (HRBZ) mit Zielspezifitäten zu E6-mRNA
konstruiert. Die HPV 16-Ribozymeinheit wird zuerst in den Plasmidvektor
pKSII+ eingebaut, das Entfernen des Ribozym-Therapeutikums
von dem Plasmidvektor und die Insertion in verschiedene Sindbis-Vektor-Rückgrate
wird durch einzige Cla I- und Xba I-Restriktionsendonukleasestellen terminal
von der Riobzymeinheit durchgeführt.
-
Das
HRBZ ist zu der nachstehend gezeigten HPV 16 E6-RNA (Nukleotide
414–431)
homolog:
-
Das
HRBZ ist derart entworfen, daß es
nach dem T-Rest in dem vorstehend unterstrichen gezeigten TCTC-Haarnadel-Ribozymschlaufe
5-Substratmotiv spaltet. Nach dem Splaten wird das HRBZ wieder verwendet
und es ist befähigt,
an eine weitere ungespleißte
E6/E7-mRNA oder an das gespleißte
E6*-mRNA-Molekül zu
hybridisieren und zu spalten.
-
Doppelsträngiges HRBZ,
wie es zuvor definiert wurde (Hampel et al., Nucleic Acids Research
18: 299–304,
1990), welches eine 4-Base-„Tetraschleife"-3 und eine erweiterte
Helix 4, welche für
die vorstehend gezeigte HPV 16 E6-RNA spezifisch ist, enthält, wird
chemisch synthetisiert und enthält
sowohl die 5'- als
auch die 3'-Enden beziehungsweise
die Cla I- und Xba I-Stellen. Die Sequenzen der chemisch synthetisierten
HPV 16 E6-HRBZ-Stränge
werden nachstehend gezeigt: HPV
16 E6-HRBZ, oberer Strang (5' → 3')
HPV
16 E6-HBRZ, unterer Strang (5' → 3')
-
Um
das doppelsträngige
HPV 16 E6-spezifische HRBZ mit Cla I- und Xba I-kohäsiven
Enden zu bilden, werden gleiche Mengen der Oligonukleotide zusammen
mit 10 mM Mg2+ gemischt, für 5 Minuten
bei 95°C erwärmt und
dann langsam auf Raumtemperatur abgekühlt, um den Strängen ein
Binden zu ermöglichen.
-
Das
doppelsträngige
HPV 16 E6-HRBZ mit Cla I- und Xba I-kohäsiven Enden wird zuerst in
den pKSII+-Plasmidvektor, der durch den
Verdau mit Cla I und Xba I, die Behandlung mit CIAP und die Behandlung mit
Gene Clean hergestellt wurde, ligiert. Dieses Plasmid ist als pKSHPV16E6HRBZ
bekannt.
-
Die
HPV 16-antisense- und Haarnadel-Ribozymeinheiten werden aus ihren
Plasmidvektoren, pKSaHPV16E6/E7 beziehungsweise pKSHPV16E6HRBZ,
durch das Verdauen mit Cla I und Xba I, die Aufreinigung durch Agarose-Elektrophorese
und Gene Clean und die Insertion in das gewünschte Vektor-Rückgrat, das
durch den Verdau mit Cla I und Xba I und die Behandlung mit CIAP
hergestellt wurde, freigesetzt. Mehrere mögliche Sindbis-Vektoren, von
denen einige nachstehend gezeigt werden, und deren detaillierte
Konstruktion in Beispiel 2 beschrieben wird, sind für die Insertion
der therapeutischen HPV 16 antisense- und Ribozymeinheiten geeignet:
| Vektor | Funktioneller
Verbindungsabschnitt (+/– |
| pKSSINBV | + |
| pKSSINBVdlJR | – |
| pKSSINdlJRsjrc | + |
| pKSSINdlJRsjrPC | + |
| pKSSINdlJRsjrNP
(7582–7601) | + |
| pKSSINdlJRsexjr | + |
-
Da
das antisense- und Ribozym-Therapeutikum auf der Ebene der RNA arbeitet,
ist es nicht notwendig, daß die
Vektoren, welche diese Einheiten enthalten, einen funktionellen
Verbindungsabschnitt enthalten. Das bedeutet, daß die Translation des den strukturellen
Sindbis-Proteinen entsprechenden Abschnitts nur von subgenomischer
RNA stattfindet. Da jedoch die Translation des antisense- und Haarnadel-Ribozym-Therapeutikums
nicht der Fall ist, werden diese Einheiten ihren Effekt von der
Ebene der positiv gerichteten genomischen Sindbis-Vektor-RNA ausführen.
-
Auf
der anderen Seite kann es gewünscht
werden, daß wiederholte
Dosen an ein Individuum verabreicht werden, somit würde das
antisense- und Haarnadel-Palliativum
stromabwärts
der Adenovirus E3- oder Humanen Cytomegalovirus H301-Gene, welche die
Expression von MHC Klasse I-Molekülen in infizierten Zellen herunterregulieren,
eingefügt
werden. Die Insertion der antisense- und Haarnadel-Palliativa wird in
den nachstehend gezeigten Vektoren der Beispiele 3 und 4 zwischen
den Cla I- und Xba I-Stellen durchgeführt:
| Vektor | Funktioneller
Verbindungsabschnitt (+/–) |
| pKSSINdlJRsjrcAdE3 | + |
| pKSSINdlJRsjrcH301 | + |
-
Subgenomische
mRNA, welche als translationale Matrize für die Ad E3- und CMV H301-Gene
dient, wird in diese Vektoren synthetisiert. Somit werden in diesen
Konstruktionen funktionelle HPV 16-antisense- und Haarnadel-Ribozym-Palliativa
auf den Ebenen sowohl der subgenomischen als auch der genomischen Positivstrang-Sindbis-Vektor-RNA
vorliegen.
-
Weiterhin
können
die HPV 16-antisense- und Haarnadel-Ribozym-Palliativa stromabwärts von
einem in die beschriebenen Sindbis-Vektoren eingefügten heterologen
Gen eingefügt
werden. Beispielsweise kann man die HPV 16-antisense- und Haarnadel-Ribozym-Palliativa
stromabwärts
eines heterologen Gens, das ein immunogenes Epitop des HPV 16 von
beispielsweise den E6/E7- oder L1-Proteinen kodiert, einfügen. Es
wäre unerwünscht, in
diese Vektoren die immunoregulatorischen Ad E3- oder CMV H301-Gene
einzuschließen.
-
Die
Expression der E6/E7-Gene während
der Infektion mit sowohl den Hoch- als auch Niedrig-Risiko HPV-Gruppen
wird für
die Proliferation des zervikalen Epithels benötigt. Das HPV E7-Protein von
allen getesteten HPV-Typen bildet einen Komplex mit dem Retinoblastoma-Protein
und das E6-Protein der HPV-Typen 16 und 18 assoziiert mit und degradiert
das zelluläre
p53-Protein. Die zellulären
p53- und Retinoblastoma-Genprodukte sind in die Wachstumskontrolle
der Zelle involviert und ein Verändern
der Expression oder der Funktion dieser Proteine kann die Wachstumskontrolle
der betroffenen Zellen ausschalten. Somit sollte ein therapeutisches
antisense- oder Ribozym-Mittel gegen beide HPV-Gruppen entweder
direkt oder letztendlich die Expression von einem oder von beiden
dieser Gene verringern. Die Expression der E6/E7-Gene wird durch das
virale E2-Protein transaktiviert. Jedoch kann das E2-Protein auch
durch das Verwenden einer alternativen Spleiß-Strategie als ein Transrepressor
handeln. Die Integration der onkogenen HPV-Typen tritt in dem viralen E2-Abschnitt
auf und hebt die Expression des E2-Proteins auf. Die Integration
durch die onkogenen HPV-Typen scheint ein zentrales Ereignis in
der freien Induktion und/oder Erhaltung des Gebärmutterhals-Karzinoms zu sein. Dieses Ereignis resultiert
in der konstitutiven Expression der E6/E7-Gene. Im integrierten
Zustand wird die Expression der E6/E7-Gene durch in infizierten
Keratinozyten vorliegende Faktoren transaktiviert. Die Inaktivierung
des viralen E2/Kontrollmechanismus als Antwort auf die zelluläre Keratinozyten-Faktor-Aktivierung der E6/E7-Expression
kann ein kritisches Ereignis in der viralen Integration sein.
-
Nachstehend
ist die Konstruktion von antisense- und Ribozym-Therapeutika in
für HPV
Typ 16 E6- und E7-RNA spezifische Sindbis-Virus-Vektoren (beschrieben
in Beispiel 2) beschrieben. Die Insertion der HPV-antisense-Ribozymeinheiten
ist zwischen den Cla I- und Xba I-Stellen des Sindbis-Vektors.
-
C. KONSTRUKTION EINES
HPV 16 E6/E7-ANTISENSE-THERAPEUTIKUMS
-
Der
virale genomische HPV 16-Klon, pHPV-16 (ATCC Nummer 45113) wird
als Matrize in einer PCR für
die Amplifikation von spezifischen Sequenzen der viralen E6/E7-Gene
verwendet. Die HPV 16-antisense-Einheit wird zuerst in den Plasmidvektor
pKSII
+ eingebaut, das Entfernen des antisense-Therapeutikums von
dem Plasmidvektor und die Insertion in verschiedene Sindbis-Vektor-Rückgrate
wird durch die einzigen Cla I- und Xba I-Restriktionsendonukleasestellen
terminal von der antisense-Einheit durchgeführt. Die Amplifikation eines
Teils der HPV 16 E6/E7-Gene
wird mit dem nachstehenden Primerpaar durchgeführt: HPV
16-Vorwärtsprimer
(Puffersequenz/Xba I-Stelle/HPV 16-Nukleotide 201–222)
HPV
16-Rückwärtsprimer
(Puffersequenz/Cla I-Stelle/HPV 16-Nukleotide 759–738)
-
Zusätzlich zu
den HPV 16 E6/E7-komplementären
Sequenzen enthalten beide Primer eine fünf Nukleotid-„Puffersequenz" an ihren 5'-Enden für einen
effizienten Enzymverdau der PCR-Amplikonprodukte. Das Erzeugen des
HPV 16-Amplikons mit den vorstehenden Primern wird unter Verwendung
des in Beispiel 4 beschriebenen PCR-Protokolls durchgeführt. Es
ist bekannt, daß die
E6/E7-mRNA in infizierten zervikalen Epithelien in drei Formen vorliegt,
ungespleißt
und als zwei Spleiß-Alternativen (E6*
und E6**), in welchen die Nukleotide 226–525 von E6 nicht in der reifen
Botschaft vorliegen (Smotkin et al., J. Virol. 63: 1441, 1989).
Der komplementäre
Abschnitt zwischen dem antisense und dem HPV 16-Genom sind die virale
Nukleotide 201–759.
Somit wird die antisense-Einheit befähigt sein, an die ungespleißte E6/E7-Botschaft
und die gespleißte
E6*- und E6**-Botschaften zu binden und ihre Translation zu verhindern.
-
Das
HPV 16 E6/E7 580 bp-Amplikonprodukt wird zuerst mit Gene Clean (Bio
101, San Diego, CA) aufgereinigt, mit den Restriktionsenzymen Cla
I und Xba I verdaut und mit einer 1% Agarose/TBE-Gelelektrophorese
isoliert. Die 568 bp-Bande wird dann aus dem Gel ausgeschnitten,
mit Gene CleanTM aufgereinigt und in das
pKSII+-Plasmid,
das durch den Verdau mit Cla I und Xba I hergestellt wurde, mit
CIAP behandelt und mit Gene CleanTM aufgereinigt
wurde, ligiert. Dieses Plasmid wird als pKSaHPV16E6/E7 bezeichnet.
-
D. KONSTRUKTION VON HPV
16 E6/E7-HAARNADEL-RIBOZYM-THERAPEUTIKA
-
Um
die Expression der HPV 16 E6- und E7-Proteine wirksam zu inhibieren,
wird ein Haarnadel-Ribozym (HRBZ) mit vier Ziel-Spezifitäten zu E6-mRNA
konstruiert. Die HPV 16-Ribozymeinheit wird zuerst in den Plasmidvektor
pKSII+ eingefügt, das Entfernen des Ribozym-Therapeutikums
aus dem Plasmidvektor und die Insertion in die verschiedenen Sindbis-Vektorrückgrade
wird mittels der einzigen Cla I- und Xba I-Restriktionsendonukleasenstellen
terminal der Ribozymeinheit durchgeführt.
-
Das
HRBZ ist homolog zu der nachstehend gezeigten HPV 16 E6-RNA-Nukleotidsequenz
414–431:
-
Das
HRBZ wurde so entworfen, daß es
nach dem ersten T-Rest in dem vorstehend unterstrichen gezeigten
TGTC-Haarnadel-Ribozymschleife 5-Substratmotiv spaltet. Nach dem
Spalten wird das HRBZ wieder verwendet und ist befähigt, an
eine weitere ungespleißte
E6/E7-mRNA oder das gespleißte
E6*-mRNA-Molekül
zu hybridisieren und zu spalten.
-
Doppelsträngiges HRBZ
(Hampel et al., Nucleic Acids Research 18: 299, 1990), das eine
4-Base-„Tetraschleife"-3 und eine erweiterte
Helix 4 mit einer Spezifität
für die
vorstehend gezeigte HPV 16 E6-RNA enthält, wird chemisch synthetisiert
und enthält
Cla I- und Xba I-Stellen an den 5'- beziehungsweise 3'-Enden. Die Sequenz der chemisch synthetisierten
HPV 16 E6-HRBZ-Stränge
werden nachstehend gezeigt: HPV
16 E6-HRBZ, sense-Strang
HPV
16 E6-HBRZ, antisense-Strang
-
Um
das doppelsträngige
HPV 16 E6-spezifische HRBZ mit Cla I- und Xba I-kohäsiven
Enden zu bilden, werden gleiche Mengen der Oligonukleotide in 10
mM MgCl2 gemischt, für 5 Minuten bei 95°C erwärmt und
dann langsam auf Raumtemperatur abgekühlt, um den Strängen ein
Binden zu ermöglichen.
-
Das
doppelsträngige
HPV 16 E6-HRBZ mit Cla I- und Xba I-kohäsiven Enden wird in den pKSII+-Plasmidvektor ligiert. Der pKSII+-Vektor wird zuerst mit Cla I und Xba I verdaut,
mit CIAP behandelt und mit Gene CleanTM vor
der Ligation aufgereinigt. Dieses Plasmid wird als pKSHPV16E6HRBZ
bezeichnet.
-
Die
HPV 16-antisense- und Haarnadel-Ribozymeinheiten werden aus ihren
Plasmidvektoren, pKSaHPV16E6/E7 beziehungsweise pKSHPV16E6HRBZ,
durch den Verdau mit Cla I und Xba I, die Isolation durch Gelelektrophorese
freigesetzt und unter Verwendung von Gene Clean
TM aufgereinigt.
Sie werden dann in das gewünschte
Vektor-Rückgrat
ligiert. Das Vektor-Rückgrat
wird durch den Verdau mit Cla I und Xba I hergestellt und mit CIAP
behandelt. Mehrere mögliche
Sindbis-Vektoren
sind für
die Insertion der therapeutischen HPV 16-antisense- und Ribozymeinheiten
geeignet. Einige dieser Vektoren aus Beispiel 2 werden nachstehend
gezeigt:
| Vektor | Funktioneller
Verbindungsabschnitt (+/–) |
| pKSSINBV | + |
| pKSSINBVdlJR | – |
| pKSNdlJRsjrc | + |
| pKSNdlJRsjrPC | + |
| pKSSINdlJRsjrNP
(7582–7601) | + |
| pKSSINdlJRsexjr | + |
-
Da
das antisense- und Ribozym-Therapeutikum auf RNA-Ebene wirkt, ist
es nicht notwendig, daß die Vektoren,
welche diese Einheiten enthalten, auch eine funktioneller Verbindungsabschnitt
enthalten. Insbesondere findet die Translation des den strukturellen
Sindbis-Proteinen entsprechenden Abschnitts nur von subgenomischer
RNA statt. Da jedoch eine Translation des antisense- und Haarnadel-Ribozym-Therapeutikums nicht
der Fall ist, werden diese Einheiten ihren Effekt von der Ebene
der Positivstrang-Sindbis-Vektor-RNA ausführen.
-
Auf
der anderen Seite kann es gewünscht
werden, einem Individuum wiederholte Dosen zu verabreichen, somit
würde das
antisense- und Haarnadel-Palliativum stromabwärts der Adenovirus E3- oder
Humanen Cytomegalovirus H301-Gene eingefügt werden. (E3 und H301 regulieren
die Expression von MHC Klasse I- Molekülen in infizierten
Zellen herunter.) Die Insertion der antisense- und Haarnadel-Palliativa wird in
den Vektoren von Beispiel 3 und 4 zwischen den Cla I- und Xba I-Restriktionsstellen
durchgeführt:
| Vektor | Funktioneller
Verbindungsabschnitt (+/–) |
| pKSSINdlJRsjrcAdE3 | + |
| pKSSINdlJRsjrcH301 | + |
-
In
diese Vektoren wird subgenomische RNA synthetisiert, welche als
eine Translations-Matrize für
die Ad E3- und CMV H301-Gene dient. Somit werden in diesen Konstruktionen
funktionelle HPV 16 antisense- und Haarnadel-Ribozym-Palliativa auf den
Ebenen sowohl der subgenomischen als auch der genomischen Positivstrang-Sindbis-Vektor-RNA
vorliegen.
-
Weiterhin
können
die HPV 16 antisense- und Haarnadel-Ribozym-Palliativa stromabwärts von
einem heterologen Gen, das in den beschriebenen Sindbis-Vektoren eingeschlossen
ist, eingefügt
werden. Beispielsweise können
die HPV 16-antisense-
und Haarnadel-Ribozym-Palliativa stromabwärts eines heterologen Gens,
das ein immunogenes Epitop der HPV 16 E6/E7- oder L1-Proteine kodiert,
eingefügt
werden. Es wäre unerwünscht, in
diese Vektoren die immunregulatorischen Ad E3- oder CMV H301-Gene einzuschließen.
-
BEISPIEL 19
-
INHIBIERUNG DER EXPRESSION
VON HUMANEM INTERFERON A IN INFIZIERTEN ZELLEN DURCH SEQUENZSPEZIFISCHE
VON SINDBIS-VIRUS-VEKTOREN
EXPRIMERTE RIBOZYM-MOLEKÜLE
-
Interferone
(IFN) umfassen eine Familie von kleinen Proteinen, welche eine große Spanne
von biologischen Aktivitäten
in der Säugerzelle
einschließlich
der Expression von MHC-Antigenen, der Expression verschiedener,
das Zellwachstum kontrollierender Gene und der Resistenz gegen virale
Infektionen bewirken (Pestka et al., Ann. Rev. Biochem, 56: 727–777, 1987).
Von den drei Klassen von IFN, a, b, und g, ist IFN-a, oder Leukozyten-Interferon,
für die
Aktivität,
welche die virale Replikation in der infizierten Zelle begrenzt,
verantwortlich.
-
Die
antiviralen Effekte von IFN-a sind mit der Induktion von zwei zellulären Enzymen,
welche den viralen Lebenszyklus in der infizierten Zelle inhibieren,
verbunden. Ein Enzym ist eine von doppelsträngiger RNA abhängige 68
kDa-Proteinkinase, welche die Phosphorylierung der a-Untereinheit
des Proteins-Synthese-Initiationsfaktors eIF-2 katalysiert. Das zweite durch IFN-a
induzierte Enzym ist eine 2',5'-Oligoadenylat-Synthetase (2',5'-OAS), welche in
der Anwesenheit von doppelsträngiger
RNA die latente Endonuklease, RNase L, welche für die Degradation von viralen
und zellulären
RNAs verantwortlich ist, aktiviert (Johnston und Torrence, Inferferons
3: 189–298,
Friedman (Hrsg.), Elsevier Science Publishers, B. V., Amsterdam,
1984).
-
Da
ihre Replikationsstrategie eine doppelsträngige RNA-Zwischenform einschließt, sind
RNA-Viren insbesondere starke Induktoren für Interferon. Bezüglich des
Sindbis-Virus sind
doppelsträngige
RNA-Moleküle
während
der Replikation sowohl der positiv- wie auch negativ-strängigen Genom-langen
Moleküle
und während
der Transkription der subgenomischen mRNA anwesend. Es wurde gezeigt,
daß eine
Infektion der Zellen mit Sindbis-Virus in der Induktion von Interferon
resultiert (Salto, J. Interferon Res. 9: 23–24, 1989).
-
In
Anwendungen, in denen eine ausgedehnte Expression des therapeutischen
Palliativums gewünscht wird,
wird die Expression von IFN in der infizierten Zelle durch den Einschluss
eines Haarnadel-Ribozyms mit einer Spezifität für IFN-a-mRNA in den Sindbis-Vektor inhibiert.
Die Inhibierung der IFN-a-Expression schwächt somit die Induktion der
Kaskade von zellulären
Proteinen einschließlich
der eIF-2-Proteinkinase und der 2',5'-OAS
ab, welche bis zu dem Grad inhibieren, bei dem das Virus in der
infizierten Zelle replizieren kann. In allen Anwendungen außer der
Antigenpräsentation
wird eine verlängerte
Expression des therapeutischen Palliativums ohne die Induktion einer
gegen die mit dem Vektor infizierte Zelle gerichteten Immunantwort
gewünscht
und schließt
beispielsweise eine systemische Proteinherstellung, antisense und
Ribozym und zusätzliche
Moleküle
ein.
-
A. KONSTRUKTION EINES
HAARNADEL-RIBOZYMS MIT EINER GEZIELTEN SPEZIFITÄT FÜR INTERFERON A-mRNA
-
Um
die Expression des Interferon A-Proteins in mit Sindbis-Vektoren
infizierten Zellen wirksam zu inhibieren, wird ein Haarnadel-Ribozym
(HRBZ) mit einer Zielspezifität
für Interferon
A-mRNA konstruiert. Die IFN-a-Ribozymeinheit wird zuerst in den
Plasmidvektor pKSII+ (Stratagene, La Jolla,
CA) eingefügt,
das Entfernen des Ribozym-Therapeutikums von dem Plasmidvektor und
die Insertion in verschiedene Sindbis-Vektor-Rückgrate wird mittels den einzigen
Cla I- und Xba I-Restriktionsendonukleasestellen
terminal von der Ribozymeinheit durchgeführt.
-
Das
HRBZ ist zu den Nukleotiden 1026–1041 des nachstehend gezeigten
Interferon-alpha-Gens IFN-alpha-4b
und zu allen sequenzierten IFN-a-Genen einschließlich 5, 6, 7, 8 und 14, aber
nicht Gen 16, homolog (Henco et al., J. Mol. Biol. 185: 227–260, 1985):
-
Das
HRBZ wurde so entworfen, daß es
nach dem T-Rest in dem vorstehend unterstrichenen TGTC-Haarnadel-Ribozymschleife
5-Substratmotivs spaltet. Nach dem Spalten wird das HRBZ wieder
verwendet und ist befähigt,
an ein weiteres IFN-a-mRNA-Molekül zu hybridisieren
und zu spalten.
-
Doppelsträngiges HRBZ,
wie früher
definiert (Hampel et al., Nucleic Acids Research 18: 299–304, 1990),
das eine 4-Base-Tetraschleife-3 und eine erweiterte Helix 4 mit
einer Spezifität
für die
vorstehend gezeigte IFN-a-mRNA enthält, wird chemisch synthetisiert
und enthält
an den 5'- beziehungsweise
3'-Enden Cla I-
und Xba I-Stellen.
Die Sequenz der chemisch synthetisierten IFN-a-HRBZ-Stränge wird
nachstehend gezeigt: IFN-a-HRBZ,
sense-Strang (5' nach
3')
IFN-a-HBRZ,
antisense-Strang (5' nach
3')
-
Um
das doppelsträngige
IFN-a-spezifische HRBZ mit Cla I- oder Xba I-kohäsiven Enden zu bilden, werden
gleiche Mengen der Oligonukleotide zusammen in 10 mM Mg2+ gemischt,
5 Minuten bei 95°C
erwärmt und
dann langsam auf Raumtemperatur gekühlt, um den Strängen ein
Binden zu ermöglichen.
-
Das
doppelsträngige
IFN-a-HRBZ mit Cla I- und Xba I-kohäsiven Enden wird zuerst in
den pKSII+-Plasmidvektor, der durch den
Verdau mit Cla I und Xba I, das Behandeln mit CIAP und das Behandeln
mit Gene Clean hergestellt wurde, ligiert. Dieses Plasmid ist als
pKSIFNaHRBZ bekannt.
-
Die
IFN-a-Haarnadel-Ribozymeinheit wird aus dem pKSIFNaHRBZ-Plasmid
durch Verdau mit Cla I und Xba I, Aufreinigung durch eine 2% Nu-Sieve/1%
Agarose-Gel-Elektrophorese
und Gene Clean und durch eine Insertion in das gewünschte Vektor-Rückgrat, das durch einen Verdau
mit Cla I und Xba I und durch eine Behandlung mit CIAP hergestellt
wurde, freigesetzt. Mehrere mögliche
Sindbis-Vektoren, von denen einige nachstehend gezeigt werden, und
deren detaillierte Konstruktion in den Beispielen 2, 3 und 4 beschrieben
wird, sind für
die Insertion der IFN-a-Haarnadel-Ribozymeinheit geeignet:
| Vektor | Funktioneller
Verbindungsabschnitt (+/–) |
| pKSSINBV | + |
| pKSSINBVdlJR | – |
| pKSSINdlJRsjrc | + |
| pKSSINdlJRsjrPC | + |
| pKSSINdlJRsjrNP
(7582–7601) | + |
| pKSSINdlJRsexjr | + |
| pKSSINdlJRsjrcAdE3 | + |
| pKSSINdlJRsjrcH301 | + |
-
Da
die Ribozymaktivität
auf der Ebene der RNA wirkt, ist es nicht notwendig, daß dieser
Abschnitt als eine teilweise subgenomische mRNA exprimiert wird.
Jedoch ist der Grad von synthetisiertem Ribozym wesentlich größer und
vielleicht wirksamer im Spalten des IFN-a-RNA-Ziels, wenn es stromabwärts von
der funktionellen Verbindungsabschnitt angeordnet wird.
-
Weiterhin
wird für
manche Anwendungen, beispielsweise systemische Expression von Protein,
die Verabreichung mehrerer Dosen an ein Individuum benötigt. In
diesen Anwendungen wird eine verlängerte Expression des therapeutischen
Palliativums ohne eine Induktion einer gegen die Vektor-infizierte
Zelle gerichteten Immunantwort erwünscht. In dieser Konfiguration
kann die IFN-a-HRBZ-Einheit stromaufwärts von den Adenovirus E3-
oder Humanen Cytomegalovirus H301-Genen, welche die Expression von MHC
Klasse I-Molekülen
in infizierten Zellen herunterregulieren, eingefügt werden. Dem Gen, welches
die MHC Klasse I-Expression
moduliert, folgt konsekutiv ein aus der in Beispiel 5 beschriebenen
Gruppe ausgewähltes
IRES-Element und das therapeutische Palliativum. Ein geordnetes
Einfügen
der Komponenten des Haarnadel-Ribozyms, des Ad E3 oder CMV H301,
der IRES und des heterologen Gens des Interesses zusammen mit der
multiplen Klonierungssequenz, welche in dem Vektor zwischen dem
Vektor-Verbindungsabschnitt
und dem 3'-Ende
liegt, wird durch die Modifizierung mit den geeigneten Restriktionsenzym-Erkennungsstellen
der 5'- und 3'-Enden der Komponente
durchgeführt.
In diesen Konstruktionen werden funktionelle IFN-a- Haarnadel-Ribozym-Palliativa
auf der Ebene sowohl der subgenomischen als auch der positiv-strängigen genomischen
Sindbis-Vektor-RNA vorliegen.
-
BEISPIEL 20
-
LACTOSEFORMULIERUNG
EINES REKOMBINANTEN ALPHAVIRUS-VEKTORS
-
Roher
rekombinanter Alphavirus-Vektor wird aus dem Celligan Bioreaktor
(New Brunswick, NJ) erhalten, welcher Verpackungszellen enthält, welche
mit dem rekombinanten Alphavirus transfiziert oder transduziert
sind, und an die Kügelchen
der Bioreaktormatrix gebunden sind. Diese Zellen setzen den rekombinanten Alphavirus-Vektor
in das Wachstumsmedium, das über
die Zellen in einem kontinuierlichen Flußprozeß fließt, frei. Das Medium, welches
den Bioreaktor verläßt, wird
gesammelt und zuerst durch einen 0,8 micron Filter, dann durch einen
0,65 micron Filter durchgeleitet, um den rohen, rekombinanten Alphavirus-Vektor
zu reinigen. Das Filtrat wird unter Verwendung eines Kreuzfluß-Konzentrierungssystems
(Filtron, Boston, MA) konzentriert. Etwa 50 Einheiten DNase (Intergen,
New York, NY) pro ml Konzentrat werden hinzugefügt, um die exogene DNA zu verdauen.
Der Verdau wird unter Verwendung des gleichen Kreuzflußsystems
auf 150 mM NaCl, 25 mM Tromethamin, pH-Wert 7,4 diafiltriert. Das
Diafiltrat wird auf eine Sephadex S-500-Gelsäule (Pharmacia, Piscataway,
NJ) geladen, welche mit 50 mM NaCl, 25 mM Tromethamin, pH-Wert 7,4
equilibriert ist. Der gereinigte rekombinante Alphavirus-Vektor wird von der
Sephadex S-500-Gelsäule
mit 50 mM NaCl, 25 mM Tromethamin, pH-Wert 7,4 eluiert.
-
Der
Formulierungspuffer, welcher Lactose enthält, wird als eine 2X-konzentrierte
Stammlösung
hergestellt. Der Formulierungspuffer enthält 25 mM Tromethamin, 70 mM
NaCl, 2 mg/ml Arginin, 10 mg/ml humanes Serumalbumin (HSA) und 10
mg/ml Lactose in einem Endvolumen von 100 ml bei einem pH von 7,4.
-
Der
gereinigte rekombinante Alphavirus-Vektor wird durch Zugabe eines
Teils 2X-Laktoseformulierungspuffers
zu einem Teil S-500 gereinigten rekombinanten Alphavirus-Vektor
formuliert. Der formulierte rekombinante Alphavirus-Vektor kann bei –70°C bis –80°C gelagert
oder getrocknet werden.
-
Der
formulierte Alphavirus-Vektor wird in einer Edwards Gefrierkammer
(3 Shelf RC3S Unit), verbunden mit einem Supermodulyo 12K Gefriertrockner
(Edwards High Vacuum, Tonawanda, NY) gefriergetrocknet. Wenn der
Gefriertrocknungszyklus vollständig
ist, werden die Gefäße unter
einem Vakuum, gefolgt von einem schwachen Stickstoffgasfluß, verschlossen.
Nach dem Entfernen werden die Gefäße mit Aluminiumsiegeln umfalzt.
Das lyophilisierte rekombinante Retrovirus wird mit 1,0 ml Wasser
rekonstituiert.
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-

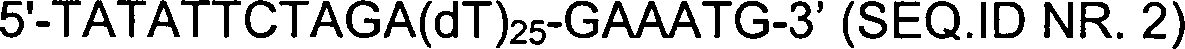
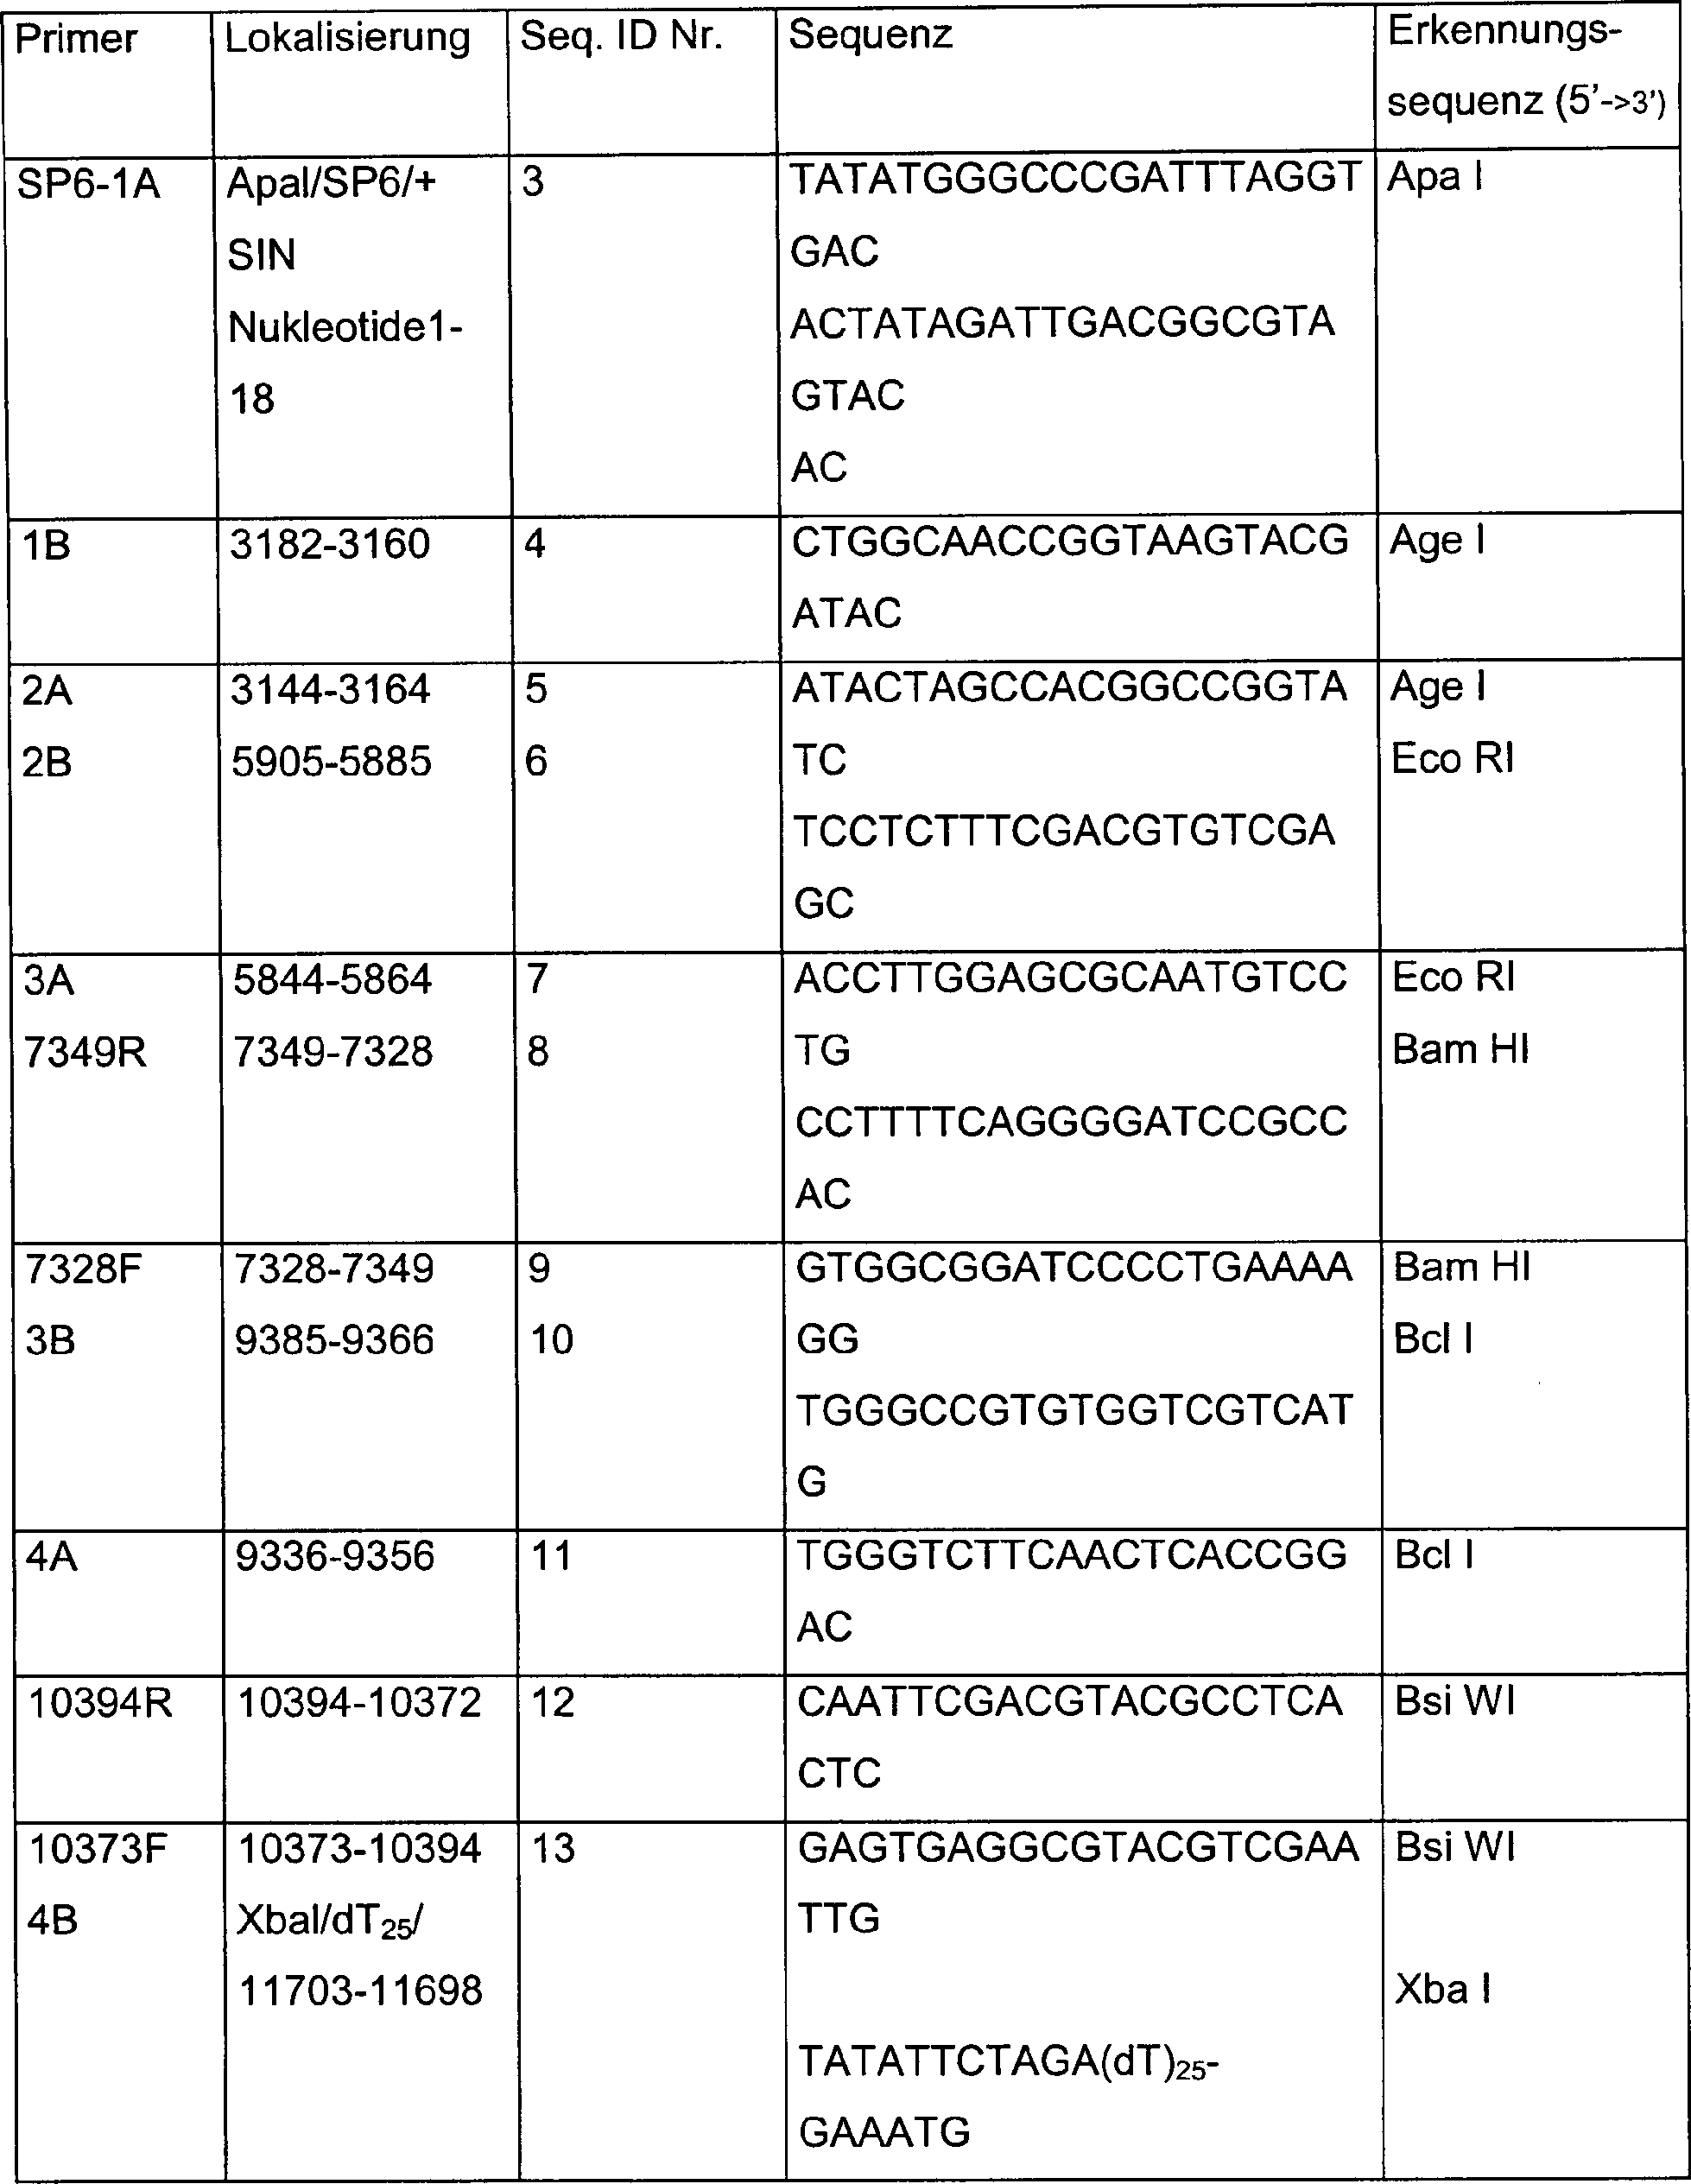
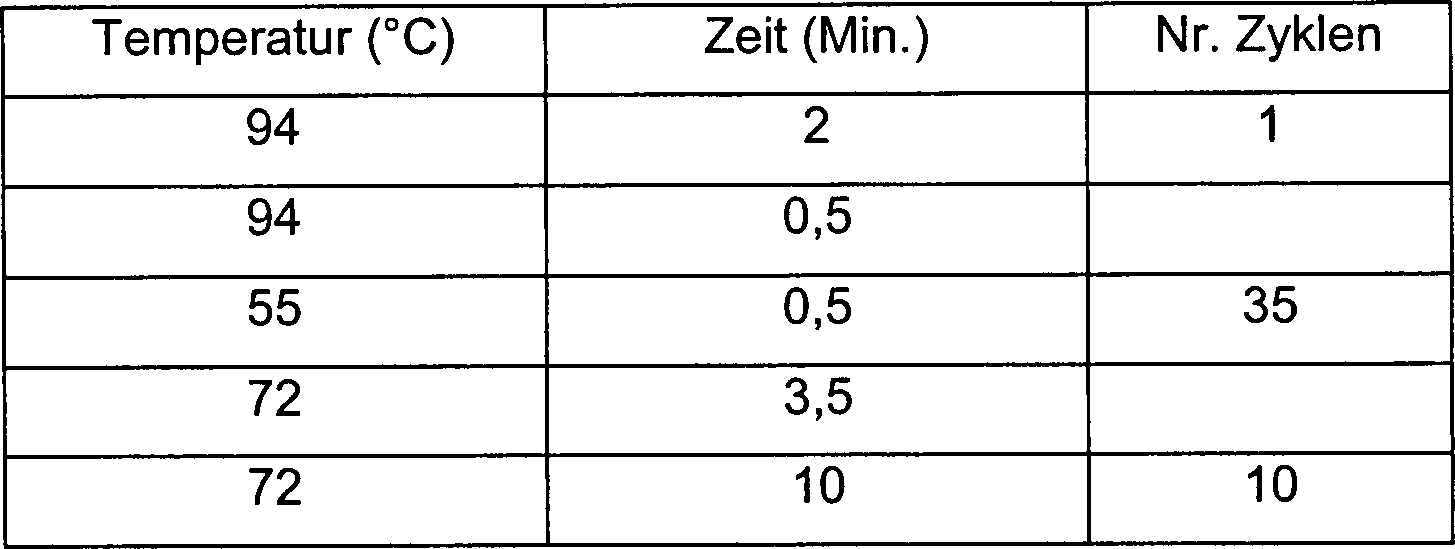
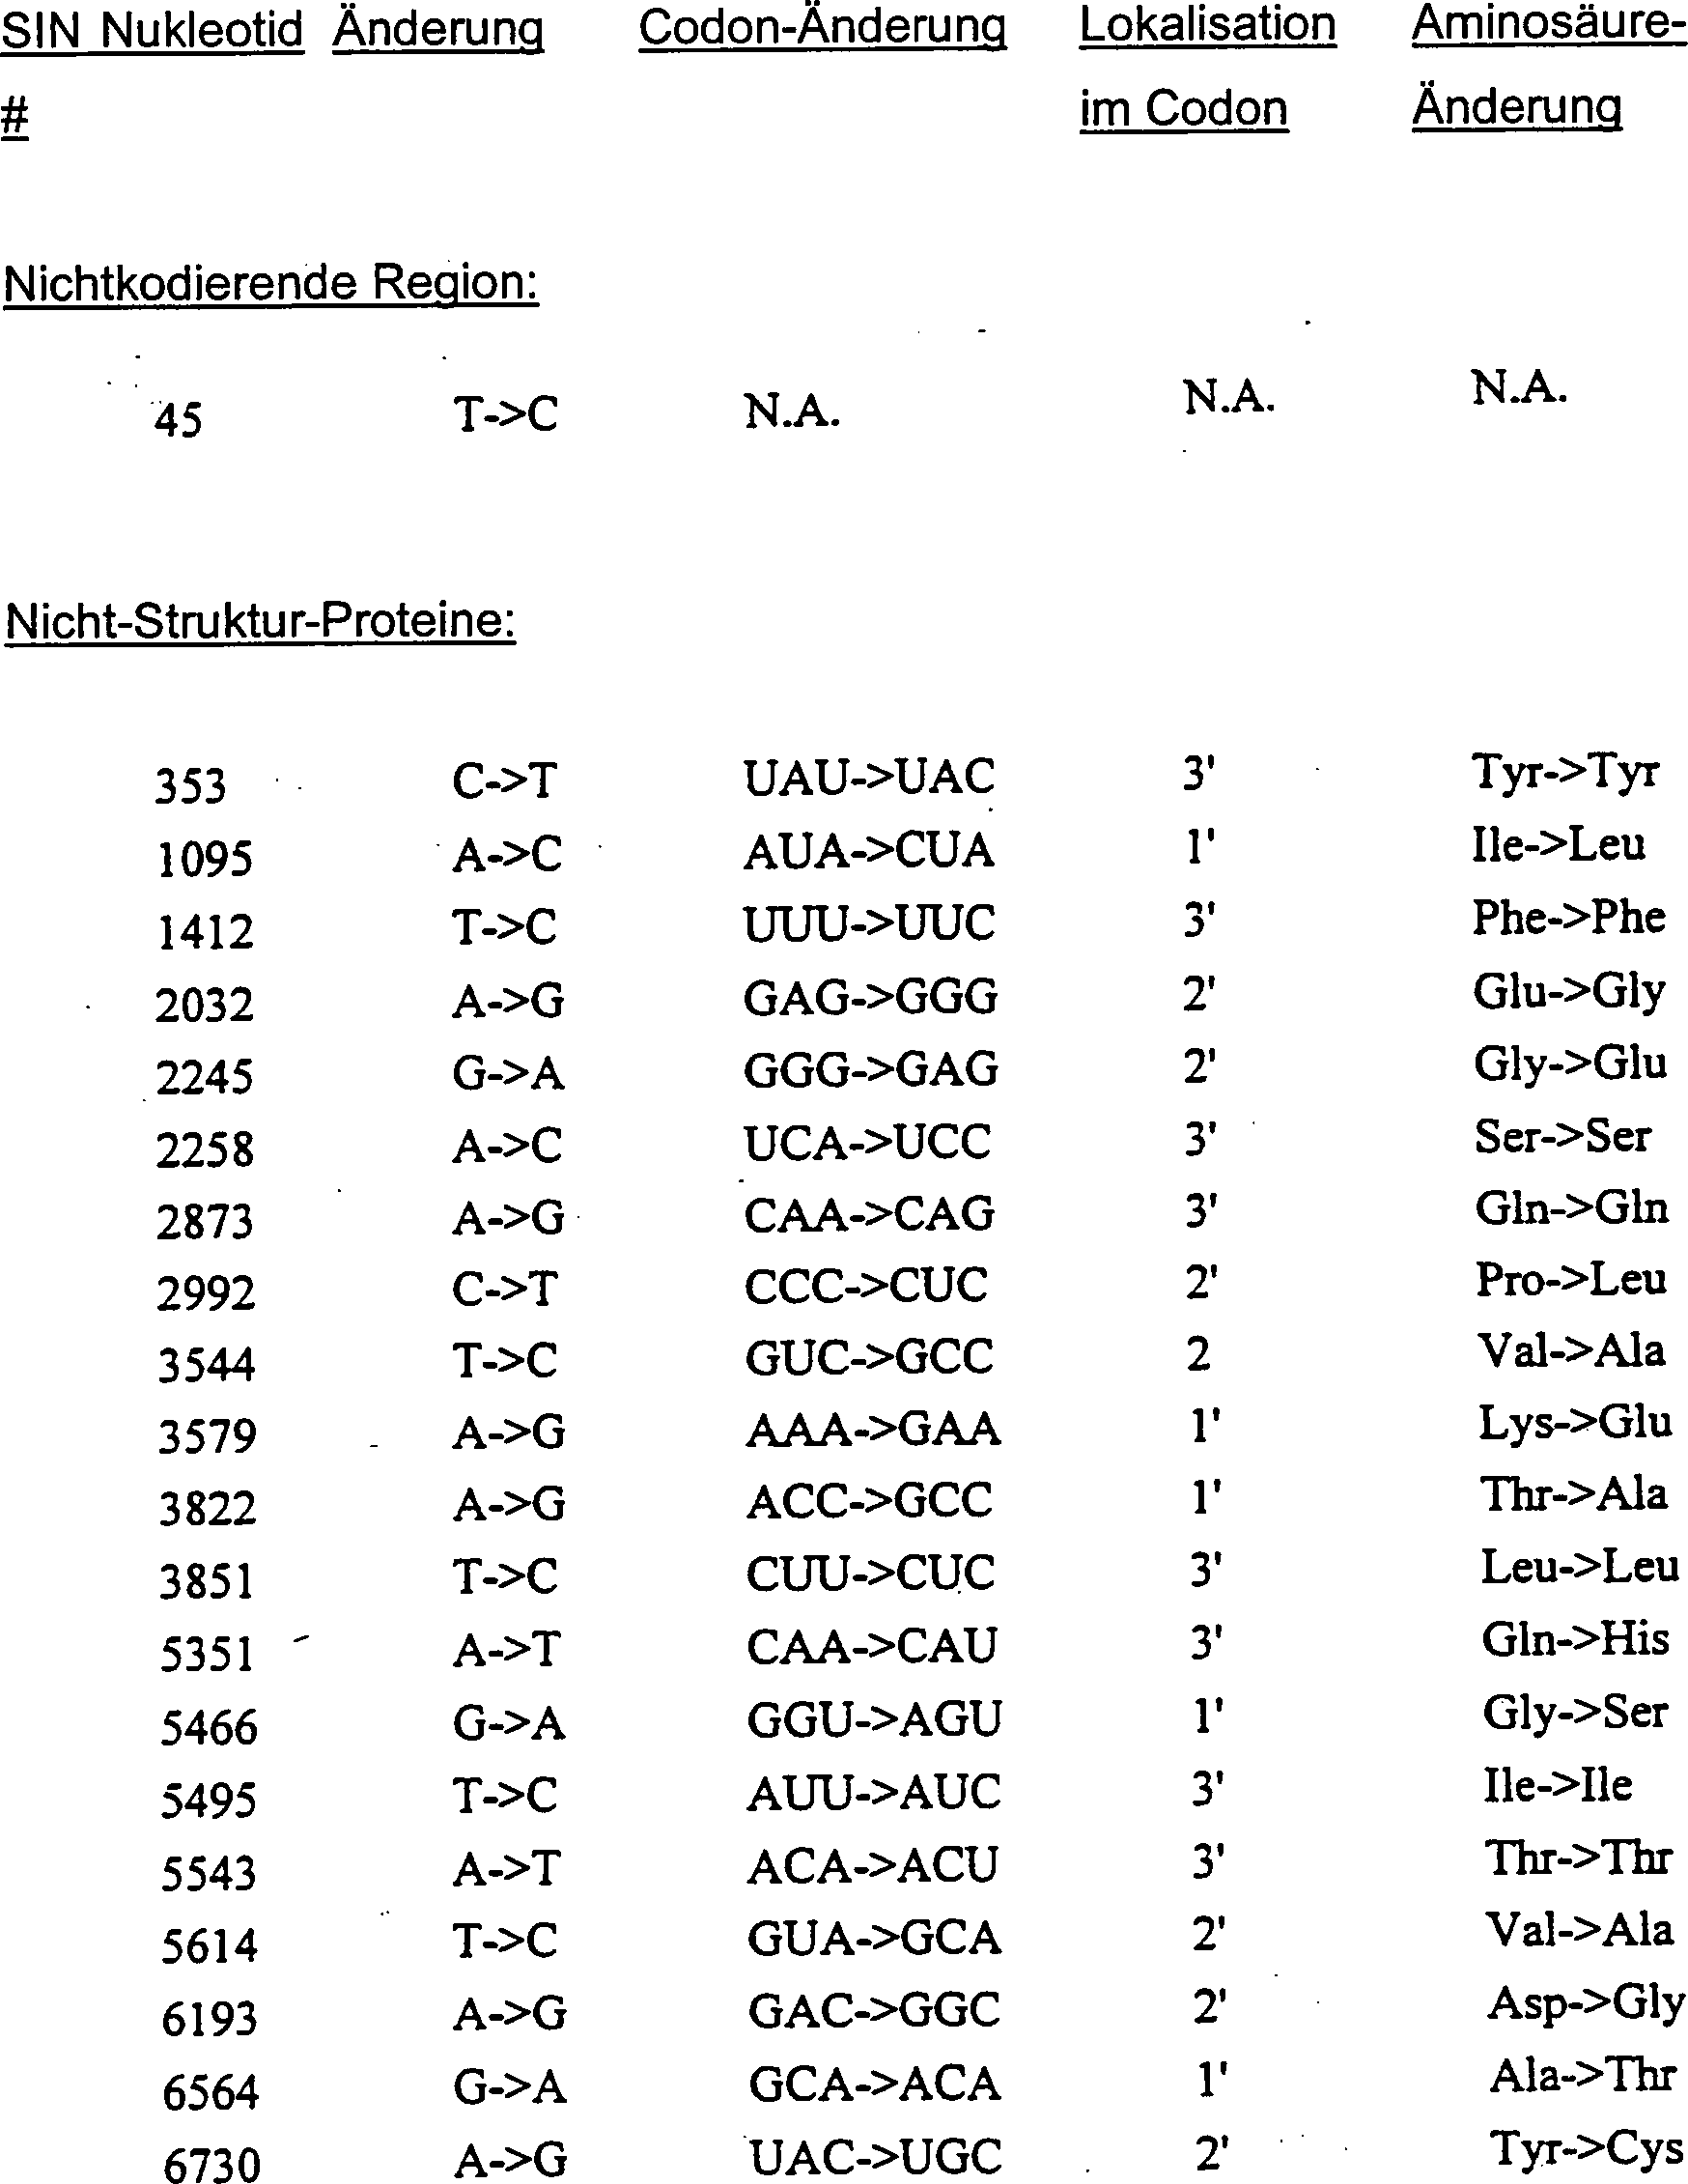
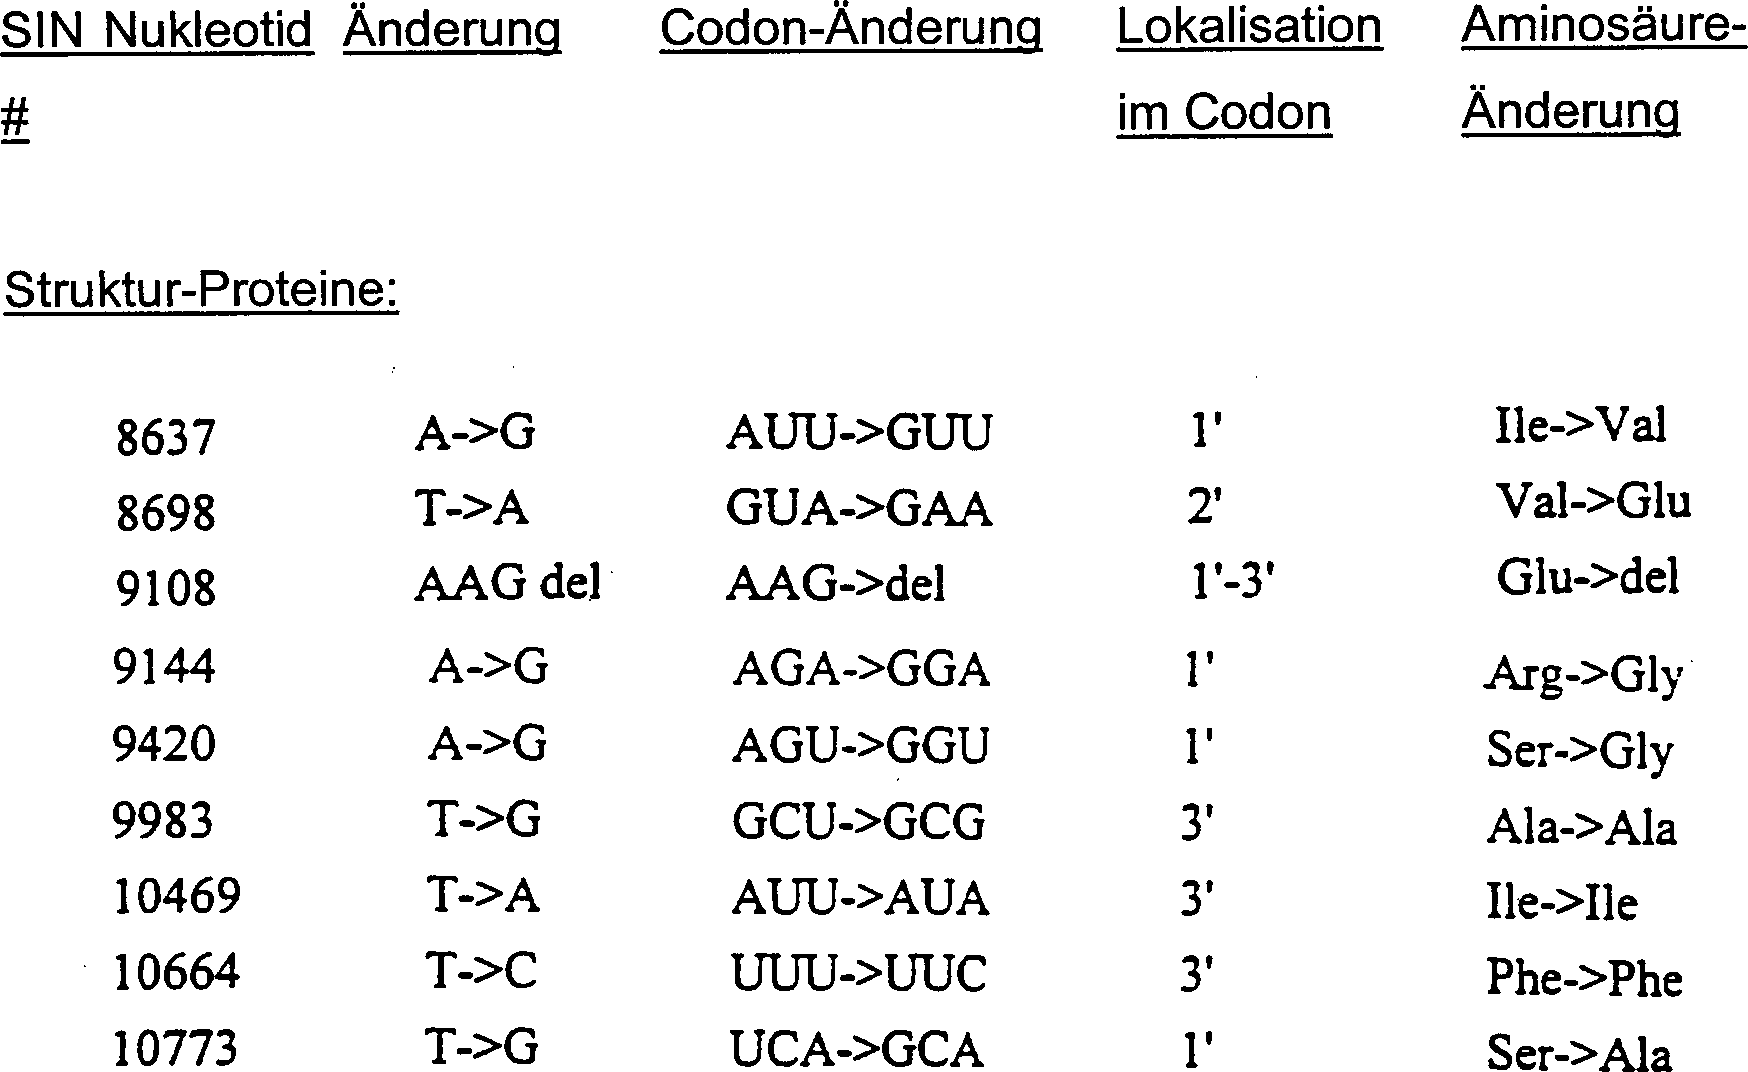
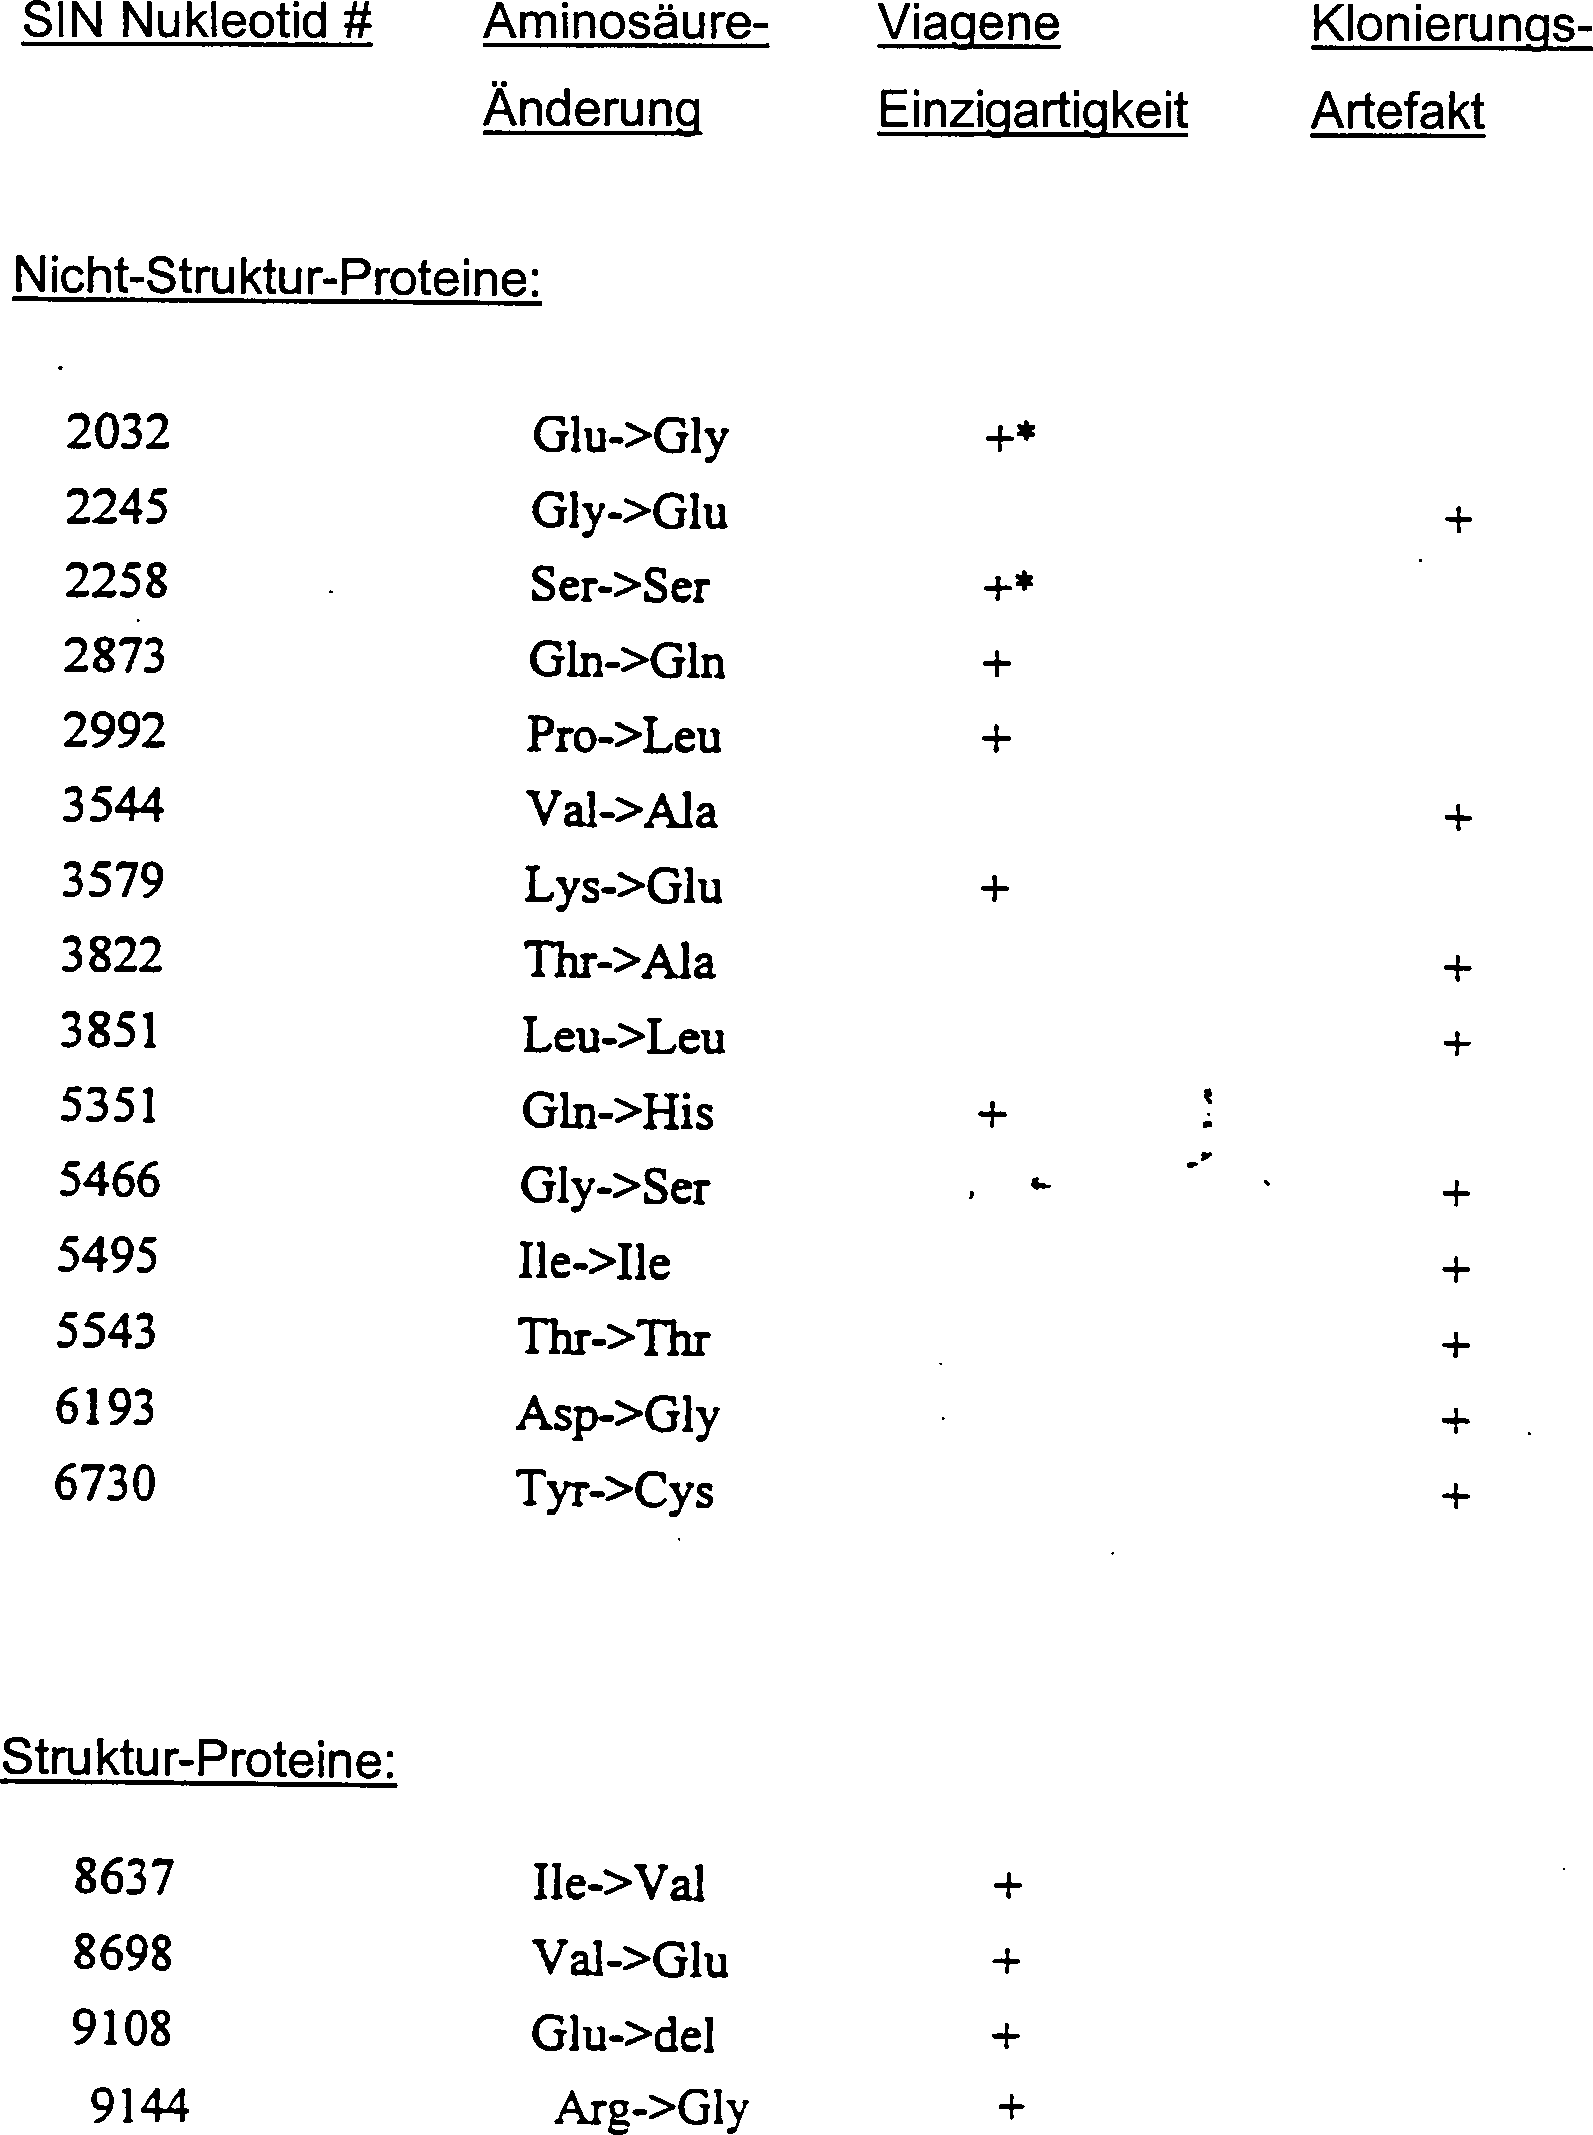

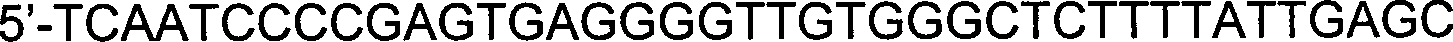

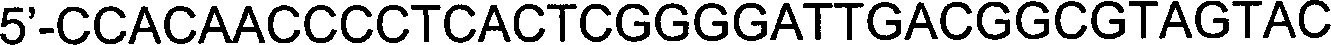
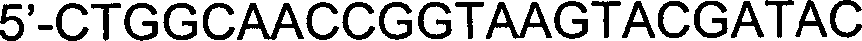
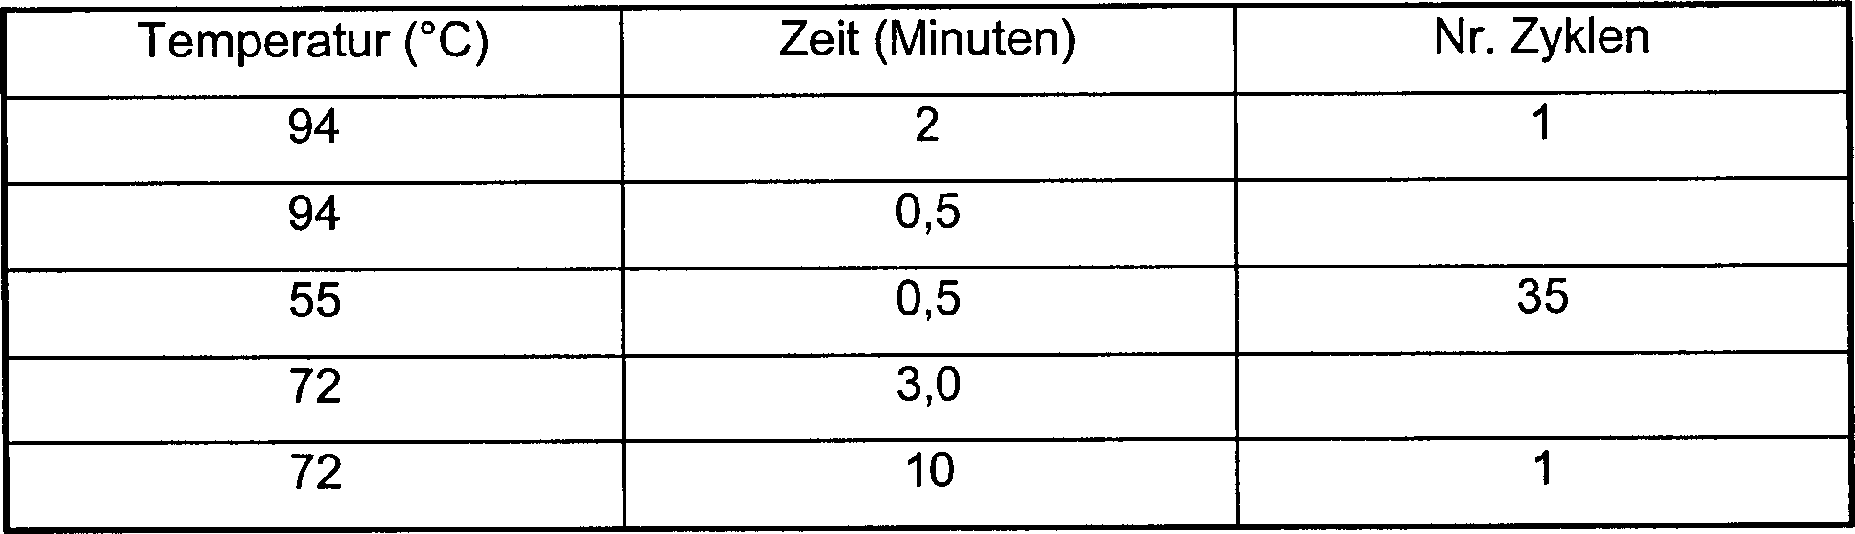
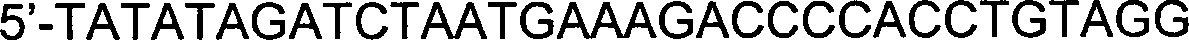
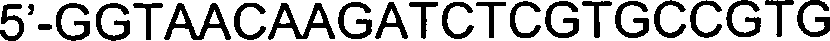

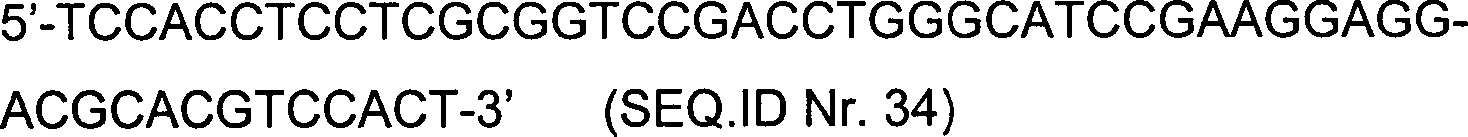 gefolgt durch Verdünnung der ersten PCR-Reaktion und ihrer anschließenden Verwendung als Template bzw. Matrize in einer zweiten PCR-Runde mit den Primern HDV49-XC (von der ersten Reaktion) und HDVX-36 (unten gezeigt). HDVX-36
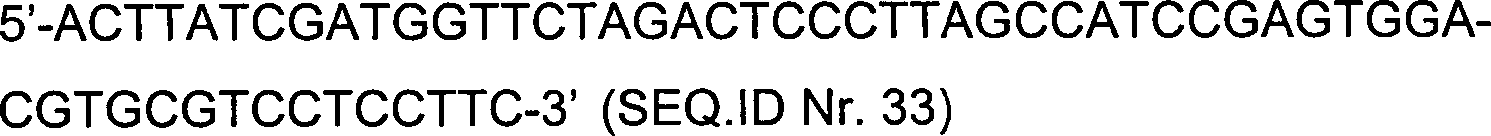

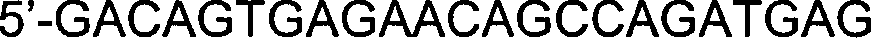
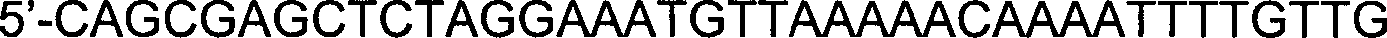
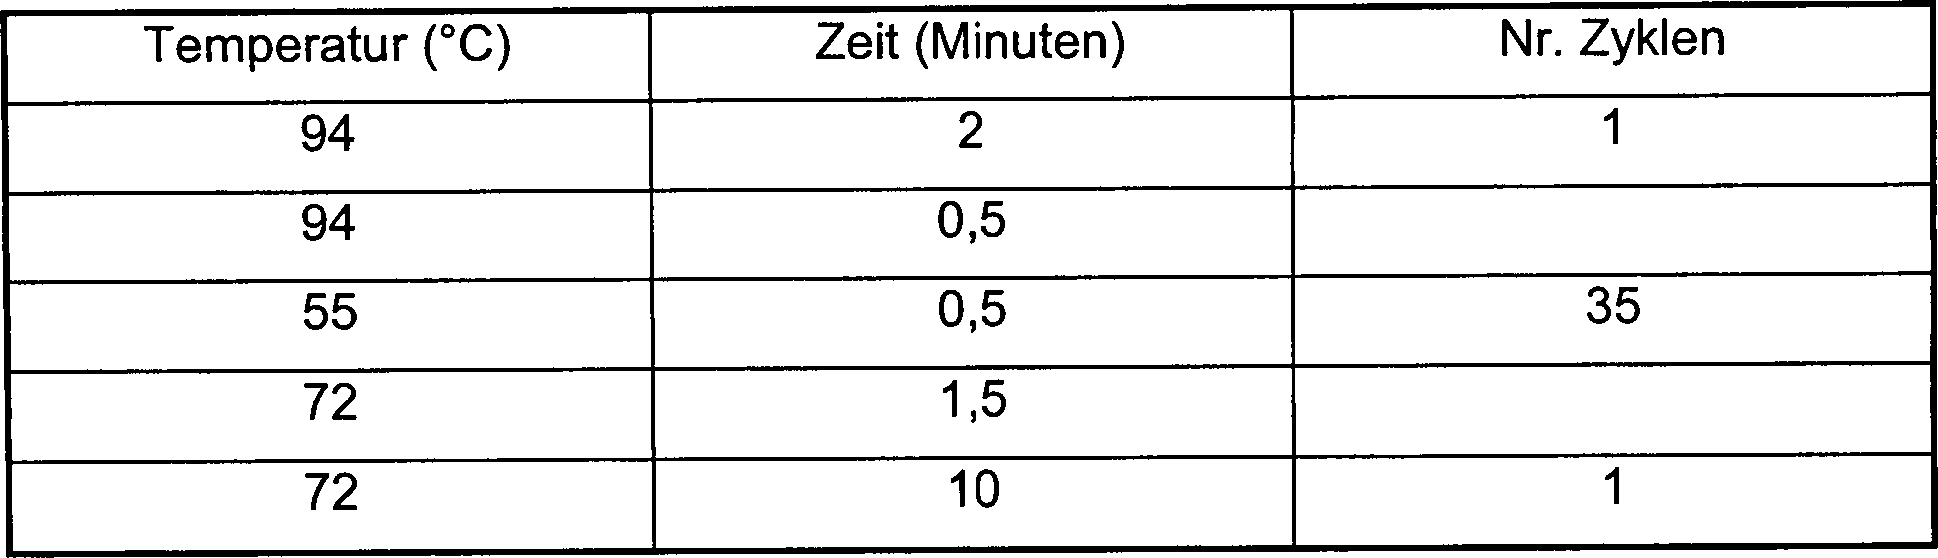
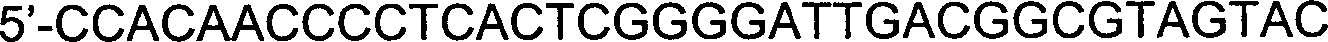
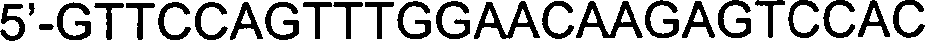

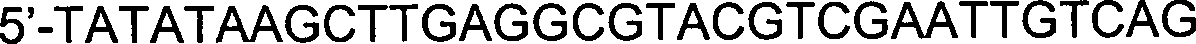
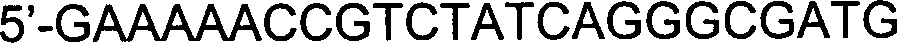


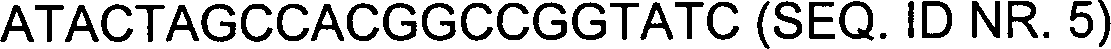
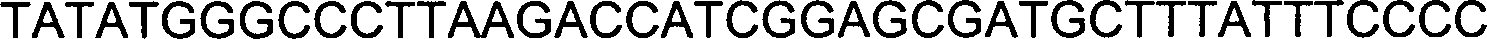


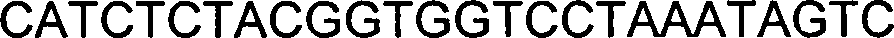





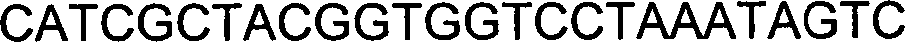
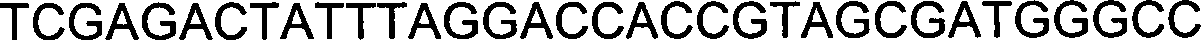
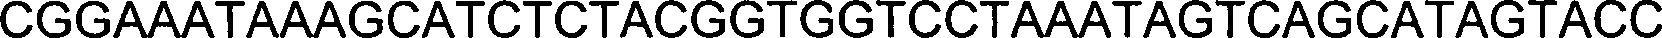



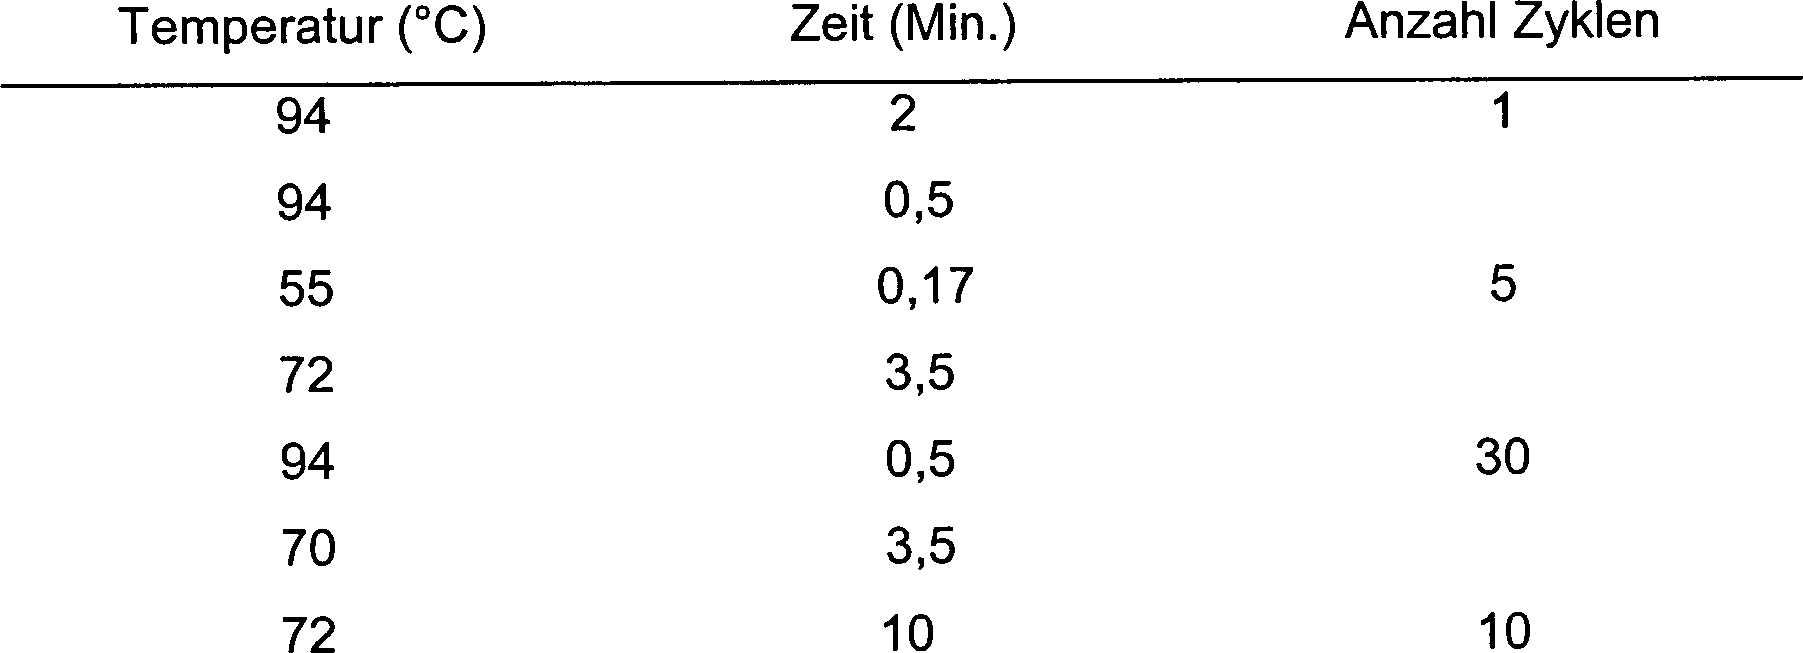

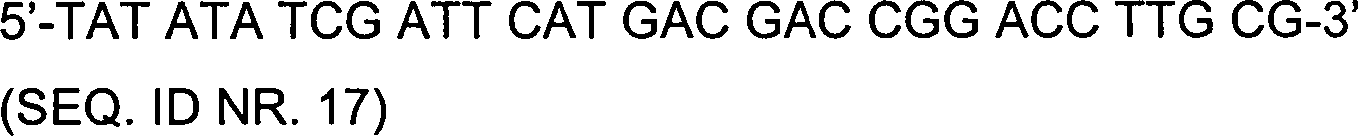



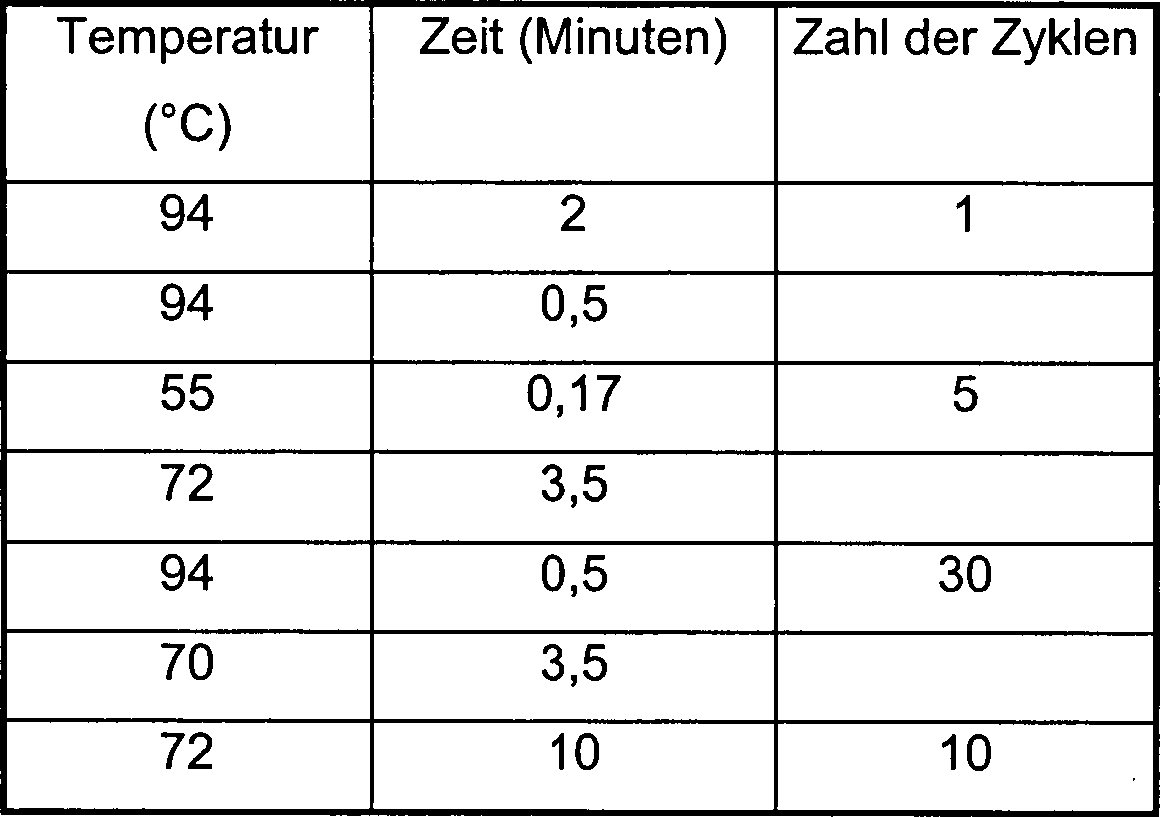
 Polio IRES Reverse-Primer (zur Verwendung mit einem der Primer A oder B)