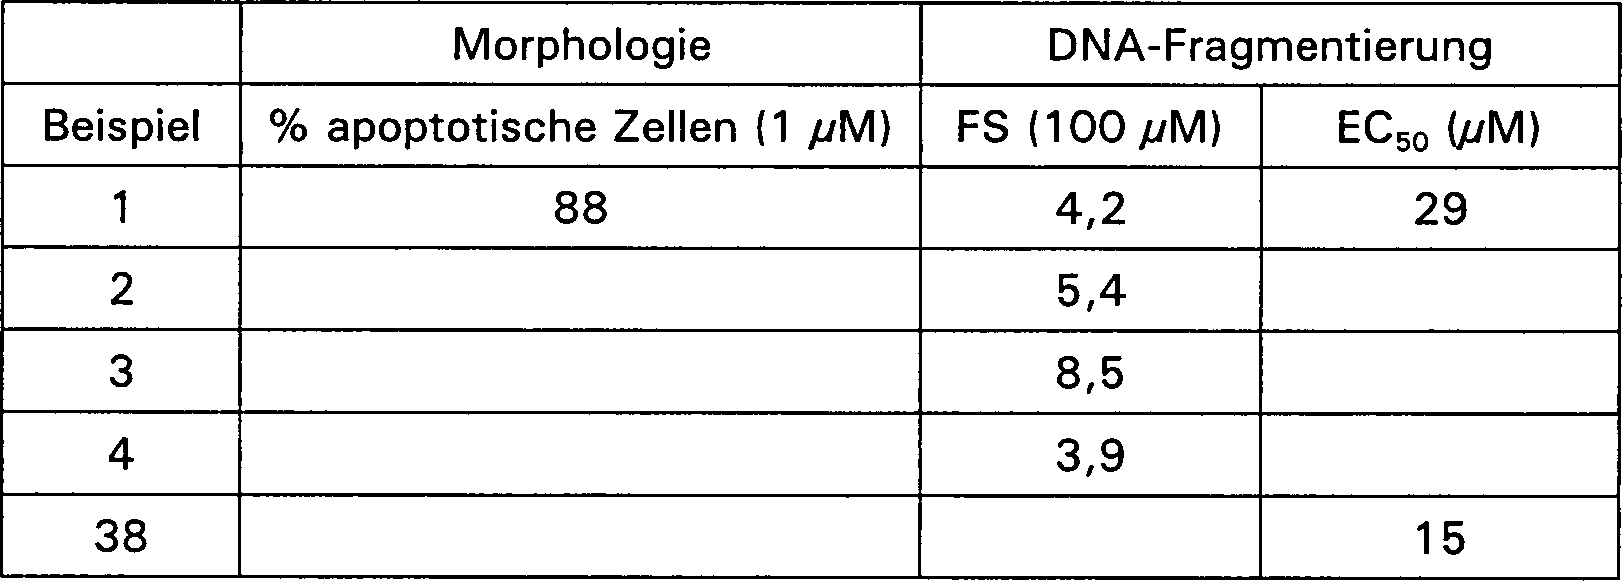
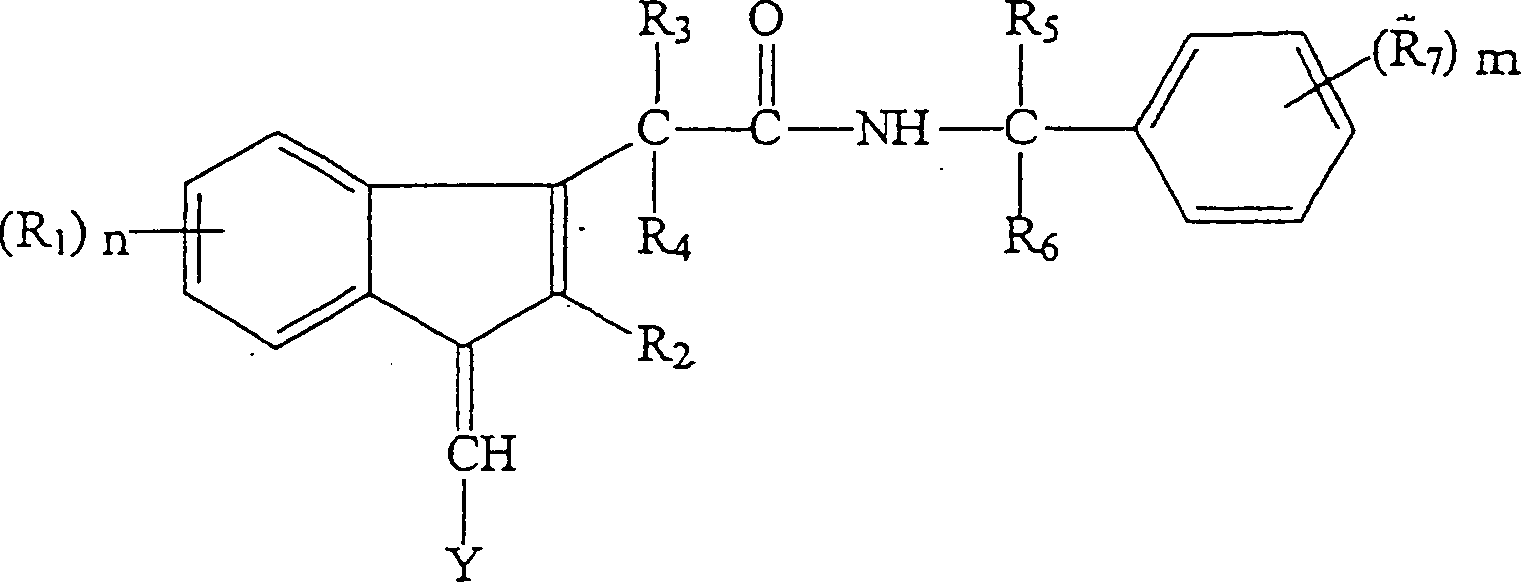
-
Technisches Gebiet
-
Diese
Erfindung betrifft Verbindungen und Verfahren, um Apoptose zu induzieren
oder zu fördern,
und um eine unkontrollierte Proliferation neoplastischer Zellen
zum Stillstand zu bringen, Verfahren, welche insbesondere nützlich sind,
um Neoplasien zum Stillstand zu bringen und zu behandeln, einschließlich präkanzeröser und
kanzeröser
Läsionen.
-
Hintergrund der Erfindung
-
Pharmaka,
welche gegen Neoplasien im frühen
Stadium wirksam sind, beziehen ein wachsendes und expandierendes
Forschungsgebiet und eine mögliche
kommerzielle Entwicklung ein. Solche Pharmaka können die Entwicklung von präkanzerösen Läsionen zu
Krebs verzögern
oder zum Stillstand bringen. Alleine in den Vereinigten Staaten
entwickeln jedes Jahr unzählige
Menschen präkanzeröse Läsionen,
welche eine starke statistisch signifikante Tendenz dazu aufweisen,
sich zu malignen Tumoren oder Krebs weiterzuentwickeln. Solche Läsionen umfassen
Läsionen
der Brust (welche sich zu Brustkrebs entwickeln können), Läsionen der Haut
(welche sich zu einem malignen Melanom oder Basalzellkarzinom entwickeln
können),
adenomatöse
Polypen des Kolons (welche sich zu Kolonkrebs entwickeln können), zervikale
Dysplasie (Zervikalkrebs) und andere derartige Neoplasmen.
-
Verbindungen,
welche präkanzeröse oder
kanzeröse
Läsionen
oder Karzinome verhindern oder die Remission von bestehenden präkanzerösen oder
kanzerösen
Läsionen
oder Karzinomen induzieren, verzögern
des Ausbruch von Krebs und verringern zumindest bei einigen Formen
dieser Erkrankungen Krankheit und Tod in wesentlichem Ausmaß.
-
Solche
Verbindungen und Verfahren sind besonders nützlich bei Subpopulationen
von Patienten, welche wiederholt präkanzeröse Läsionen entwickeln und deswegen
eine statistisch höhere
Wahrscheinlichkeit aufweisen, Krebs zu bekommen. Viele Krebsarten
(z. B. Brust, Kolon, Prostata usw.) besitzen solche Subpopulationen
von Patienten. Ein Beispiel für
eine derartige Subpopulation, welche unweigerlich Krebs entwickeln wird
(wenn sie nicht behandelt wird) umfasst diejenigen Patienten, welche
unter der familiären
Form der Polyposis des Kolons leiden. Patienten mit familiärer Polyposis
entwickeln normalerweise bereits im Teenageralter viele (z. B. Hunderte
oder Tausende) Kolonpolypen. Da jeder Kolonpolyp (ob familiär oder nicht
familiär)
Berichten zufolge ein Lebenszeitrisiko von ungefähr 5% besitzt, sich zu Krebs
zu entwickeln, war – bis
vor kurzem – die
Behandlung der Wahl für
Patienten mit familiärer
Polypose die chirurgische Entfernung des Kolons im Alter von Anfang
Zwanzig.
-
Viele
andere Krebsarten weisen Subpopulationen auf, welche auch viel höhere Risiken
besitzen, im frühen
Alter Krebs zu bekommen und dafür,
dass der Krebs wieder auftritt, als die Patienten als Ganzes, welche
solche eine Krebsart bekommen. Beispielsweise sind solche Subpopulationen
unter Brustkrebspatienten und Kolonkrebspatienten identifiziert
worden. In der letzteren Subpopulation ist die Entfernung der einzelnen Polypen
bei deren Bildung, gegenwärtig
die Behandlung der Wahl. Die Entfernung von Polypen bei nicht familiären Patienten
ist entweder mit chirurgischen Mitteln oder einer faseroptischen
endoskopischen Polytektomie durchgeführt worden – Verfahren, welche unangenehm,
teuer (die Kosten einer einzelnen Polytektomie liegen im Bereich
von $ 1000 bis $ 1500 für
die endoskopische Behandlung und mehr für eine Operation) sind, und ein
kleines aber signifikantes Risiko einer Kolonperforation aufweisen.
-
Die
Suche nach Arzneimitteln, welche bei der Behandlung und Vorbeugung
von Neoplasien in ihren frühesten
Stadien nützlich
sind, ist intensiv, da Chemotherapie und Chirurgie bei Krebs selbst
oft nicht wirksam sind, und die momentane Chemotherapie schwere
Nebeneffekte aufweist. Folglich ist die Suche nach Verbindungen,
welche gegen präkanzeröse Läsionen ohne
die Nebenwirkungen der konventionellen Chemotherapie wirksam sind,
besonders intensiv. Solche Verbindungen werden auch in Betracht
gezogen bei genesenen Krebspatienten, welche ein Risiko behalten,
dass der Krebs und sogar bei Krebspatienten, welche von Verbindungen
profitieren würden,
die selektiv in neoplastischen Zellen Apoptose induzieren, dies
aber im Wesentlichen nicht in normalen Zellen tun.
-
Standardarzneimittel
für die
Chemotherapie bei Krebs stellen keine geeigneten Arzneimittel für die Chemoprävention
gegen Krebs dar, da die schweren Nebenwirkungen dieser Arzneimittel
nicht ihre Krebs-präventiven
Fähigkeiten
(im Gegensatz zu Krebs bekämpfenden)
wettmachen, ungeachtet welche präventiven Fähigkeiten
diese besitzen. Es wird nun angenommen, dass die meisten Standardchemotherapeutika
Krebszellen durch Induktion von Apoptose (was manchmal auch als "programmierter Zelltod" bezeichnet wird)
zu töten.
Apoptose tritt normalerweise in praktisch allen Geweben des Körpers auf.
Apoptose spielt eine entscheidende Rolle bei der Gewebehomöostase,
das bedeutet, sie stellt sicher, dass die Zahl der neuen erzeugten Zellen
entsprechend ausgeglichen wird durch eine gleiche Anzahl von Zellen,
welche sterben. Die Apoptose ist besonders ausgeprägt in selbsterneuernden
Geweben wie etwa Knochenmark, Immunzellen, Eingeweide und Haut.
Die Zellen der Intestinalauskleidung teilen sich beispielsweise
so schnell, dass der Körper
die Zellen nach nur drei Tagen beseitigen muss, um vor einem übermäßigen Wachstum
der Intestinalauskleidung zu schützen
und diese zu verhindern.
-
Standardchemotherapeutika
fördern
Apoptose nicht nur in Krebszellen, sondern auch in normalen humanen
Geweben und besitzen deswegen besonders schwere Wirkungen auf Zellen,
welche sich im Körper normalerweise
schnell teilen (z. B. Haare, Eingeweide und Haut). Die Ergebnisse
dieser Wirkungen auf normale Zellen umfassen Haarausfall, Gewichtsverlust, Übelkeit und
Knochenmarkimmunsuppression. Dies ist ein Grund dafür, dass
Standardchemotherapeutika für
eine Krebsprävention
nicht geeignet sind.
-
Wenn
keine einmalige Behandlung (z. B. eine Gentherapie) vorliegt, ist
ein anderer Grund der, dass die Krebspräventivtherapie eine chronische
Verabreichung eines Arzneimittels erfordert, um die Neoplasiebildung
zu unterdrücken,
was bei Standardchemotherapeutika aufgrund der oben beschriebenen
Arten der Nebenwirkungen offensichtlich eine Kontraindikation darstellt.
-
Anomalien
bei der Apoptose können
zur Bildung von präkanzerösen Läsionen und
Karzinomen führen.
Neuere Forschung zeigt auch, dass Defekte bei der Apoptose bei anderen
Erkrankungen außer
Krebs eine wichtige Rolle spielen. Entsprechend können Verbindungen,
welche die Apoptose modulieren, bei der Prävention oder Bekämpfung von
Krebs und auch anderen Erkrankungen verwendet werden.
-
Mehrere
nicht-steroide entzündungshemmende
Arzneimittel ("NSAID", "non-steroidal anti-inflammatory
drugs"), welche
ursprünglich
zur Behandlung von Arthritis entwickelt wurden, haben sich bei der
Hemmung und Beseitigung von Kolonpolypen als wirksam erwiesen. Polypen
verschwinden fast vollständig,
wenn die Patienten das Arzneimittel einnehmen, insbesondere, wenn
das NSAID Sulindac verabreicht wird. Aber die anhaltende prophylaktische
Verwendung von gegenwärtig
verfügbaren
NSAIDs ist sogar bei Polyposesyndrom-Patienten noch immer durch
schwere Nebenreaktionen gekennzeichnet, welche gastrointestiale
Irritationen, Perforationen, Ulcerationen und Nierentoxizität umfassen,
welche wahrscheinlich durch die Inhibition der Prostaglandinsynthetaseaktivität ("PGE-2") erzeugt werden.
Solch eine Inhibition ist ein Erfordernis für die entzündungshemmende Wirkung der
NSAIDs, da erhöhte
Spiegel von PGE-2 mit einer Entzündung
verbunden sind. PGE-2 besitzt eine Schutzfunktion im Gastrointestinaltrakt,
dies ist der Grund, warum solche gastrischen Nebenwirkungen bei
einer chronischen NSAID-Therapie
auftreten, welche bei Arthritis-Patienten selten angezeigt wird,
für diese
ist eine akute Therapie die Norm. Aber eine chronische Verabreichung von
Sulindac ist wichtig für
Polypose-Patienten, um zukünftige
Polypen zu beseitigen und zu verhindern, welche bei vielen dieser
Patienten gastrische Nebenwirkungen verursachen. Wenn eine NSAID-Behandlung
aufgrund solcher Komplikationen beendet wird, kommen die Polypen
wieder, insbesondere bei Polyposesyndrom-Patienten.
-
Verbindungen
wie die im US-Patent Nr. 5,643,959 offenbarten Verbindungen haben
Vorteile bei der Behandlung von neoplastischen Läsionen gezeigt, da gezeigt
wurde, dass solche Verbindungen in neoplastischen Zellen, nicht
aber in normalen Zellen beim Menschen Apoptose induzieren. Folglich
werden die schweren Nebenwirkungen aufgrund der Induktion von Apoptose
in normalen Zellen bei konventionellen Chemotherapeutika durch diese
neuen Therapeutika vermieden (siehe "Phase I Trial of Sulindac Sulfone in
Patients With Familial Polyposis (FAP) With Rectal Polyps: Optimal
Dose and Safety," Digestive
Disease Week, Abstract Nr. 2457, 10–16. Mai 1997, American Gastroenterological
Association et al.). Außerdem
zeigen solche Verbindungen nicht die gastrischen Nebenwirkungen,
welche mit NSAIDs verbunden sind, da solche Verbindungen PGE-2 nicht
wesentlich inhibieren. Es sind wirksamere Verbindungen mit einer
solchen Spezifität
für Neoplasie,
aber ohne wesentliche PGE-2-Aktivität wünschenswert.
-
WO
97/47303, welche nach dem Prioritätsdatum der vorliegenden Anmeldung
veröffentlicht
wurde, beschreibt substituierte Benzylidenindenylformamide, Acetamide
und Propionamide, welche bei der Behandlung von präkanzerösen Läsionen und
Neoplasmen verwendbar sind.
-
Zusammenfassung der Erfindung
-
Diese
Erfindung stellt wirksame Verbindungen bereit, welche in neoplastischen
Zellen (aber nicht wesentlich in normalen Zellen) Apoptose induzieren,
zur Behandlung von Patienten mit neoplastischen Läsionen, ohne
PGE-2 wesentlich zu inhibieren. Diese Erfindung betrifft auch Verfahren
zum Induzieren einer solchen spezifischen Apoptose in neoplastischen
Zellen durch Exposition solcher Zellen gegenüber einer pharmakologisch wirksamen
Menge dieser unten beschriebenen Verbindungen an einem Patienten,
welcher solch einer Behandlung bedarf. Solche Zusammensetzungen
sind wirksam bei der Modulation von Apoptose und bei der Modulation
des Wachstums von präkanzerösen Läsionen und
Neoplasmen, leiden aber nicht an den Nebenwirkungen von konventionellen
Chemotherapeutika und NSAIDs.
-
Ein
erster Aspekt der vorliegenden Erfindung wird in Anspruch 1 definiert.
-
Ein
zweiter Aspekt der vorliegenden Erfindung wird in Anspruch 17 definiert.
-
Ausführliche Beschreibung der Erfindung
-
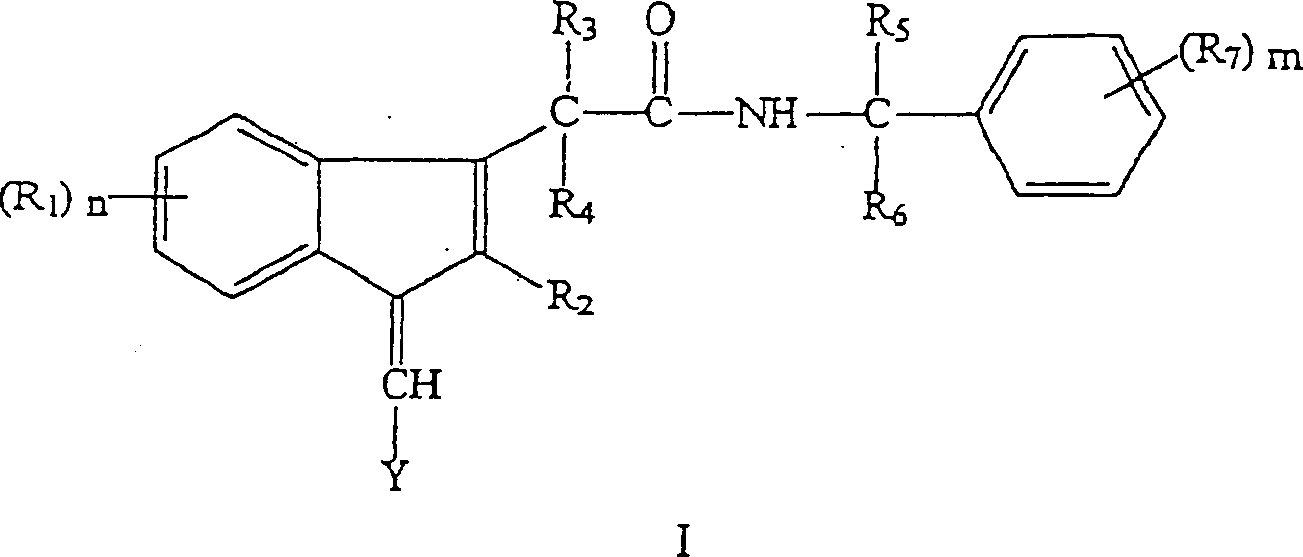
Wie
oben beschrieben, umfasst die vorliegende Erfindung Verbindungen
mit der Formel I unten (ebenso wie ihre pharmazeutische akzeptablen
Salze) zur Behandlung eines Patienten mit neoplastischen, insbesondere
präkanzerösen Läsionen:
worin
R
1 jeweils unabhängig ausgewählt ist aus der Gruppe bestehend
aus Wasserstoff, Halogen, Niederalkyl, Niederalkoxy, Amino, Niederalkylamino,
Di-Niederalkylamino, Niederalkylmercapto, Niederalkysulfonyl, Cyan, Carboxamid,
Carbonsäure,
Mercapto, Sulfonsäure
und Hydroxy;
R
2 ausgewählt ist
aus der Gruppe bestehend aus Wasserstoff und Niederalkyl,
R
3 ausgewählt
ist aus der Gruppe bestehend aus Wasserstoff, Halogen, Amino, Hydroxy,
Niederalkylamino, und Di-Niederalkylamino;
R
4 Wasserstoff
ist, oder R
3 und R
4 zusammen
Sauerstoff sind;
R
5 und R
6 jeweils
unabhängig
ausgewählt
sind aus der Gruppe bestehend aus Wasserstoff, Niederalkyl, Hydroxy-substituiertem
Niederalkyl, Aminoniederalkyl, Niederalkylamino-Niederalkyl, Niederalkylamino-Di-Niederalkyl,
Niederalkylnitril, -CO
2H, -C(O)NH
2 und einer C
2-C
6-Aminosäure;
R
7 jeweils unabhängig ausgewählt ist aus der Gruppe bestehend
aus Wasserstoff, Aminoniederalkyl, Niederalkoxy, Niederalkyl, Hydroxy,
Amino, Niederalkylamino, Di-Niederalkylamino, Halogen, -CO
2H, -SO
3H, -SO
2NH
2 und -SO
2(Niederalkyl);
m und n ganze Zahlen
von 0 bis 3 sind, unabhängig
voneinander ausgewählt,
Y
ausgewählt
ist aus der Gruppe bestehend aus Chinolinyl, Isochinolinyl, Pyridinyl,
Pyrimidinyl, Pyrazinyl, Imidazolyl, Indolyl, Benzimidazolyl, Triazinyl,
Tetrazolyl, Thiophenyl, Furanyl, Thiazolyl, Pyrazolyl oder Pyrrolyl oder
substituierten Varianten davon, worin die Substituenten einer oder
zwei sind, ausgewählt
aus der Gruppe bestehend aus Halogen, Niederalkyl, Niederalkoxy,
Amino, Niederalkylamino, Di-Niederalkylamino, Hydroxy -SO
2(Niederalkyl) und -SO
2NH
2.
-
Bevorzugte
Verbindungen dieser Erfindung zur Verwendung in den hierin beschriebenen
Verfahren umfassen diejenigen der Formel 1, worin:
R1 ausgewählt
ist aus der Gruppe bestehend aus Halogen, Niederalkoxy, Amino, Hydroxy,
Niederalkylamino und Di-Niederalkylamino, bevorzugt Halogen, Niederalkoxy,
Amino und Hydroxy;
R2 Niederalkyl ist;
R3 ausgewählt
ist aus der Gruppe bestehend aus Wasserstoff, Halogen, Hydroxy,
Amino, Niederalkylamino und Di-Niederalkylamino, bevorzugt Wasserstoff,
Hydroxy und Niederalkylamino;
R5 und
R6 jeweils unabhängig ausgewählt sind aus der Gruppe bestehend
aus Wasserstoff, Hydroxy-substituiertem Niederalkyl, Aminoniederalkyl,
Niederalkylamino-Niederalkyl, Niederalkylamino-Di-Niederalkyl, -CO2H, -C(O)NH2; bevorzugt
Wasserstoff, Hydroxy-substituiertem Niederalkyl, Niederalkylamino-Di-Niederalkyl, -CO2H und -C(O)NH2;
R7 jeweils unabhängig ausgewählt ist aus der Gruppe bestehend
aus Wasserstoff, Niederalkoxy, Hydroxy, Amino, Niederalkylamino,
Di-Niederalkylamino, Halogen, -CO2H, -SO3H, -SO2NH2 und -SO2(Niederalkyl),
bevorzugt Wasserstoff, Niederalkoxy, Hydroxy, Amino, Aminoniederalkyl,
Halogen, -CO2H, -SO3H,
-SO2NH2 und -SO2(Niederalkyl);
bevorzugt ist mindestens
einer der R7-Substituenten in para- oder
ortho-Stellung,
am meisten bevorzugt in ortho-Stellung;
Y ausgewählt ist
aus der Gruppe bestehend aus Chinolinyl, Isochinolinyl, Pyridinyl,
Pyrimidinyl und Pyrazinyl oder den substituierten Varianten davon.
-
Bevorzugt
sind die Substituenten von Y einer oder zwei, ausgewählt aus
der Gruppe bestehend aus Niederalkoxy, Amino, Niederalkylamino,
Di-Niederalkylamino,
Hydroxy -SO2(Niederalkyl) und -SO2NH2; am meisten
bevorzugt Niederalkoxy, Di-Niederalkylamino, Hydroxy -SO2(Niederalkyl) und -SO2NH2.
-
Die
erfindungsgemäßen Verbindungen
können
in einer pharmazeutischen Zusammensetzung verwendet werden, welche
eine Verbindung mit der Formel I umfasst, worin R1 mit
R7 und Y wie oben für die Verwendung bei der Behandlung
solcher Läsionen
definiert sind. Bevorzugt wird diese Zusammensetzung ohne therapeutische
Mengen eines NSAID verabreicht.
-
Die
erfindungsgemäßen Verbindungen
können
in einer enterisch beschichteten pharmazeutischen Zusammensetzung
verabreicht werden, welche erfindungsgemäße Verbindungen umfasst, zur
Verwendung bei der Behandlung neoplastischer Läsionen.
-
Die
erfindungsgemäßen Verbindungen
können
auch beim Inhibieren des Wachstums von neoplastischen Zellen verwendet
werden durch Exposition der Zellen gegenüber einer wirksamen Menge der
Verbindungen mit der Formel I, worin R1 mit
R7 und Y wie oben definiert sind.
-
Die
erfindungsgemäßen Verbindungen
können
auch in einem Verfahren zur Induktion von Apoptose in humanen Zellen
verwendet werden durch Exposition dieser Zellen gegenüber einer
wirksamen Menge der Verbindungen mit der Formel I, worin R1 mit R7 und Y wie
oben definiert sind, wobei solche Zellen gegenüber diesen Verbindungen sensitiv
sind.
-
Außerdem können die
erfindungsgemäßen Verbindungen
verwendet werden bei der Behandlung einer Erkrankung, welche durch
die Regulierung der Apoptose profitiert, durch Verwendung einer
wirksamen Menge der Verbindungen mit der Formel I, worin R1 mit R7 wie oben
definiert sind. Die Regulation der Apoptose spielt wahrscheinlich
eine wichtige Rolle bei Erkrankungen, welche mit Anomalien von zellulären Wachstumsmustern
verbunden sind, wie etwa einer benignen Prostatahyperplasie, neurodegenerative
Erkrankungen wie etwa die Parkinson-Erkrankung, Autoimmunerkrankungen
einschließlich
Multipler Sklerose und rheumatoider Arthritis, infektiöse Erkrankungen
wie etwa AIDS und auch andere Erkrankungen.
-
Die
erfindungsgemäßen Verbindungen
können
verwendet werden als Inhibitoren der cGMP-spezifischen Phosphodiesteraseaktivität, welche
in neoplastischen Zellen gefunden wird. Solche Phosphodiesterasen
umfassen PDE-5 ebenso wie das neue PDE, welches in der US-Patentanmeldung
mit der Seriennummer 09/173,375, eingereicht am 15. Oktober 1998
von Pamukcu et al. offenbart wird. Aus praktischen Gründen kann
die PDE-inhibitorische Aktivität
solcher Verbindungen untersucht werden, wie es in der parallel anhängigen US-Patentanmeldung
mit der Seriennummer 09/046,739, eingereicht am 24. März 1998
von Pamukcu et al. offenbart wird, welche hierin als Referenz enthalten
ist. Folglich sind die erfindungsgemäßen Verbindungen nützliche
Inhibitoren der PDE-5 und können
bei medizinischen Indikationen nützlich
sein, bei denen die Hemmung dieser Enzymaktivität erwünscht ist.
-
Wie
hierin verwendet, bezieht sich der Begriff "präkanzeröse Läsion" auf Syndrome, welche
durch anomale neoplastische, einschließlich dysplastische Veränderungen
des Gewebes dargestellt werden. Beispiele umfassen dysplastisches
Wachstum in Kolon-, Brust-, Blasen- oder Lungengeweben, oder Erkrankungen
wie etwa das Syndrom des dysplastischen Nävus, einem Vorläufer eines
malignen Melanoms der Haut. Neben den Syndromen des dysplastischen
Nävus umfassen
Beispiele auch Polyposesyndrome, Kolonpolypen, präkanzeröse Läsionen des
Zervix (d. h. Zervixdysplasie), des Ösophagus, Prostatadysplasie,
Bronchialdysplasie, mit der Brust, der Blase und/oder der Haut verbundene
Erkrankungen (z. B. aktinische Keratose), egal ob die Läsionen klinisch
identifizierbar sind oder nicht.
-
Wie
hierin verwendet, bezieht sich der Begriff "Karzinome" auf Läsionen, welche kanzerös sind.
Beispiele umfassen maligne Melanome, Brustkrebs, Prostatakrebs und
Kolonkrebs.
-
Wie
hierin verwendet, bezieht sich der Begriff "Neoplasma" sowohl auf präkanzeröse als auch kanzeröse Läsionen und
Hyperplasie.
-
Wie
hierin verwendet, bezieht sich der Begriff "Halo" oder "Halogen" auf Chlor, Brom,
Fluor und Iodgruppen, und der Begriff "Alkyl" bezieht sich auf gerade und verzweigte
Gruppen. Der Begriff "Niederalkyl" bezieht sich auf
C1-C8-Alkylgruppen.
-
Der
Begriff "Hydroxy-substituiertes
Niederalkyl" bezieht
sich auf Niederalkylgruppen, welche mit mindestens einer Hydroxygruppe,
bevorzugt nicht mehr als drei Hydroxygruppen substituiert sind.
-
Der
Begriff "-SO2(Niederalkyl)" bezieht sich auf eine Sulfonylgruppe,
welche mit einer Niederalkylgruppe substituiert ist.
-
Der
Begriff "Niederalkoxy" bezieht sich auf
Alkoxygruppen mit 1–8
Kohlenstoffatomen, einschließlich gerader,
verzweigter oder zyklischer Anordnungen.
-
Der
Begriff "Niederalkylmercapto" bezieht sich auf
eine Sulfidgruppe, welche mit einer Niederalkylgruppe substituiert
ist; und der Begriff "Niederalkylsulfonyl" bezieht sich auf
eine Sulfongruppe, welche mit einer Niederalkylgruppe substituiert
ist.
-
Der
Begriff "pharmazeutisch
akzeptables Salz" bezieht
sich auf nicht toxische Säureadditionssalze und
alkalische Erdalkalimetallsalze der Ver bindungen mit der Formel
I. Die Salze können
in situ während
der abschließenden
Isolierung und Reinigung solcher Verbindungen hergestellt werden,
oder durch Umsetzen der freien Base- oder Säurefunktionen beispielsweise
mit einer geeigneten organischen Säure oder Base separat hergestellt
werden. Beispielhafte Säuredditionssalze
umfassen das Hydrochlorid, Hydrobromid, Sulfat, Bisulfat, Acetat,
Valerat, Oleat, Palmatat, Stearat, Laurat, Borat, Benzoat, Lactat,
Phosphat, Tosylat, Mesylat, Citrat, Maleat, Fumarat, Succinat, Tartrat,
Glukoheptonat, Lactobionat, Laurylsulfatsalze und dergleichen. Beispielhafte
Alkali- und Erdalkalimetallsalze umfassen die Natrium-, Kalzium-,
Kalium- und Magnesiumsalze.
-
Es
wird verstanden werden, dass bestimmte Verbindungen mit der Formel
I ein asymmetrisches Kohlenstoffatom besitzen können und somit als Enantiomere
existieren können.
Solange es nicht anders angegeben ist, umfasst diese Erfindung solche
Enantiomere, einschließlich
aller Racemate. Die separaten Enantiomere können aus chiralem Ausgangsmaterial
synthetisiert werden, oder die Racemate können durch konventionelle Verfahren
getrennt werden, welche im Fachgebiet der Chemie bekannt sind, wie
etwa eine chirale Chromatographie, eine fraktionierte Kristallisation
der diastereomeren Salze und dergleichen.
-
Die
Verbindungen mit der Formel I können
auch als geometrische Isomere (Z und E) existieren, wobei das Z-Isomer
bevorzugt ist.
-
Die
erfindungsgemäßen Verbindungen
können
zusammen mit pharmazeutisch akzeptablen Trägern formuliert werden für eine orale
Verabreichung in einer festen oder flüssigen Form, oder für eine rektale
oder topische Verabreichung, obwohl Träger für eine orale Verabreichung
am meisten bevorzugt sind.
-
Pharmazeutisch
akzeptable Träger
für die
orale Verabreichung umfassen Kapseln, Tabletten, Pillen, Pulver,
Pastillen und Körnchen.
In solchen festen Dosierungsformen kann der Träger mindestens ein inertes Verdünnungsmittel
wie etwa Saccharose, Lactose oder Stärke umfassen. Solche Träger können neben
Verdünnungsmitteln
auch zusätzliche
Substanzen umfassen, z. B. Schmiermittel wie etwa Magnesiumstearat,
wie es normalerweise praktiziert wird. Im Fall von Kapseln, Tabletten,
Pastillen und Pillen können
die Träger
auch puffernde Mittel umfassen. Träger wie etwa Tabletten, Pillen
und Körnchen
können
mit enterischen Beschichtungen auf den Oberflächen der Tabletten, Pillen
oder Körnchen
hergestellt werden. Alternativ kann die enterisch beschichtete Verbindung
in eine Tablette, Pille oder ein Körnchen gepresst werden, und
die Tablette, die Pille oder die Körnchen zur Verabreichung an
den Patienten verwendet werden. Bevorzugte enterische Beschichtungen
umfassen diejenigen, welche sich beim pH des Kolons lösen oder
sich zersetzen wie etwa Schellack oder Eudraget S.
-
Pharmazeutisch
akzeptable Träger
umfassen flüssige
Dosierungsformen für
die orale Verabreichung, z. B. pharmazeutisch akzeptable Emulsionen,
Lösungen,
Suspensionen, Sirup und Elixiere, welche normalerweise im Fachgebiet
verwendete inerte Verdünnungsmittel
wie etwa Wasser enthalten. Neben solchen inerten Verdünnungsmitteln
können
die Zusammensetzungen auch Adjuvanzien wie etwa Benetzungsmittel,
Emulgiermittel und Suspensionsmittel, und Süßungsmittel, Geschmacksstoffe
und Geruchsmittel enthalten.
-
Pharmazeutisch
akzeptable Träger
für die
topische Verabreichung umfassen DMSO, Alkohol oder Propylenglykol
und dergleichen, welche mit Pflastern oder anderem flüssigkeitshaltigem
Material verwendet werden können,
um das Medikament auf der Haut am Platz zu halten, so dass das Medikament
nicht austrocknet.
-
Pharmazeutisch
akzeptable Träger
für eine
rektale Verabreichung sind bevorzugt Zäpfchen, welche neben den erfindungsgemäßen Verbindungen
Arzneimittelträger
wie etwa Kakaobutter oder ein Zäpfchenwachs
oder ein Gel enthalten können.
-
Der
pharmazeutisch akzeptable Träger
und die erfindungsgemäßen Verbindungen
werden in Einheitsdosisformen zur Verabreichung an einem Patienten
formuliert. Die Dosierungsspiegel des Wirkstoffs (d. h. der erfindungsgemäßen Verbindungen)
in der Einheitsdosierung kann so variiert werden, dass eine Menge
an Wirkstoff erhalten wird, welche in Übereinstimmung mit dem gewünschten
Verabreichungsverfahren (d. h. oral oder rektal) eine die Läsion beseitigende
Aktivität
erreichen kann. Das ausgewählte
Dosierungsniveau hängt deswegen
von der Art des verabreichten Wirkstoffs, des Wegs der Verabreichung,
der gewünschten
Behandlungsdauer und anderen Faktoren ab. Falls erforderlich, kann
die Einheitsdosierung so sein, dass die tägliche Anforderung an Wirkstoff
in einer Dosis vorliegt, oder zwischen mehreren Dosierungen der
Verabreichung aufgeteilt wird, z. B. zwei- bis viermal pro Tag.
-
Die
erfindungsgemäßen pharmazeutischen
Zusammensetzungen sind bevorzugt in einen Behälter verpackt (z. B. einer
Box oder Flasche oder beides) mit einem geeigneten bedruckten Material
(z. B. einer Packungsbeilage), welches die Indikationen, Gebrauchsanleitung
usw. enthält.
-
Es
gibt mehrere allgemeine Schemata zur Herstellung der erfindungsgemäßen Verbindungen.
Ein allgemeines Schema (welches mehrere Variationen besitzt) betrifft
den Fall, worin sowohl R3 als auch R4 jeweils Wasserstoff sind. Dieses erste
Schema wird unmittelbar anschließend im Schema 1 gezeigt. Das
andere allgemeine Schema (welches auch mehrere Variationen besitzt)
betrifft den Fall, bei dem mindestens eines von R3 und
R4 ein von Wasserstoff verschiedener Anteil
ist, aber innerhalb der obigen Formel I liegt. Dieses zweite Schema
wird unten als "Schema
II" beschrieben.
-
Das
allgemeine Schema zur Herstellung von Verbindungen, worin sowohl
R3 als auch R4 jeweils
Wasserstoff ist, ist in Schema I veranschaulicht, welches teilweise
im US-Patent mit der Nr. 3,312,731 beschrieben ist, welches hierin
als Referenz enthalten ist. In Schema I ist R1 wie
in der Formel I oben definiert. Aber in Schema I kann der Substituent
auch ein reaktiver Teil (z. B. eine Nitrogruppe) sein, welche später umgesetzt
werden kann, um eine größere Zahl
von anderen substituierten Indenen aus den Nitro-substituierten
Indenen herzustellen.
-
-
-
In
Schema I können
mehrere Variationen verwendet werden. In einer Variation kann ein
substituiertes Benzaldehyd (a) mit einem substituierten Essigester
in einer Knövenagel-Reaktion
(siehe Reaktion 2) oder mit einem α-Halogenpropionsäureester in einer Reformatsky-Reaktion
(siehe Reaktionen 1 und 3) kondensiert werden. Der resultierende
ungesättigte
Ester (c) wird hydriert und hydrolysiert, um eine substituierte
Benzylpropionsäure
(e) zu ergeben (siehe Reaktionen 4 und 5). Alternativ ergibt ein
substituierter Malonsäureester in
einer typischen Malonsäureestersynthese
(siehe Reaktionen 6 und 7) und Hydrolysedecarboxylierung des resultierenden
substituierten Esters (g) direkt die Benzylpropionsäure (e).
Dieses letztere Verfahren ist besonders bevorzugt für Nitro-
und Alkylthiosubstituenten am Benzolring.
-
Der
nächste
Schritt ist der Ringschluss der β-Arylpropionsäure (e),
um ein Indanon (h) zu bilden, was durch eine Friedel-Crafts-Reaktion
unter Verwendung eines Lewissäurekatalysators
(vgl. Organic Reactions, Vol. 2, S. 130) oder durch Erhitzen mit
Phosphorsäure
(siehe Reaktion 8 bzw. 9) durchgeführt werden kann. Das Indanon
(h) kann mit einem α-Halogenester
in der Reformatsky-Reaktion kondensiert werden, um die aliphatische
Säurenseitenkette
durch Ersetzen der Carboxylgruppe einzubringen (siehe Reaktion 10).
Alternativ kann dieses Einbringen durchgeführt werden durch Verwendung
einer Wittig-Reaktion, in welcher das Reagenz ein α-Triphenylphospinylester
ist, ein Reagenz, welches das Carbonyl mit einer Doppelbindung an
das Carbon ersetzt (siehe Reaktion 12). Dieses Produkt (I) lagert
sich dann unmittelbar in das Inden (j) um (siehe Reaktion 13). Wenn
der Weg der Reformatsky-Reaktion verwendet wird, muss das intermediäre 3-Hydroxy-3-aliphatische
Säurederivat
i zum Inden (j) dehydriert werden (siehe Reaktion 11).
-
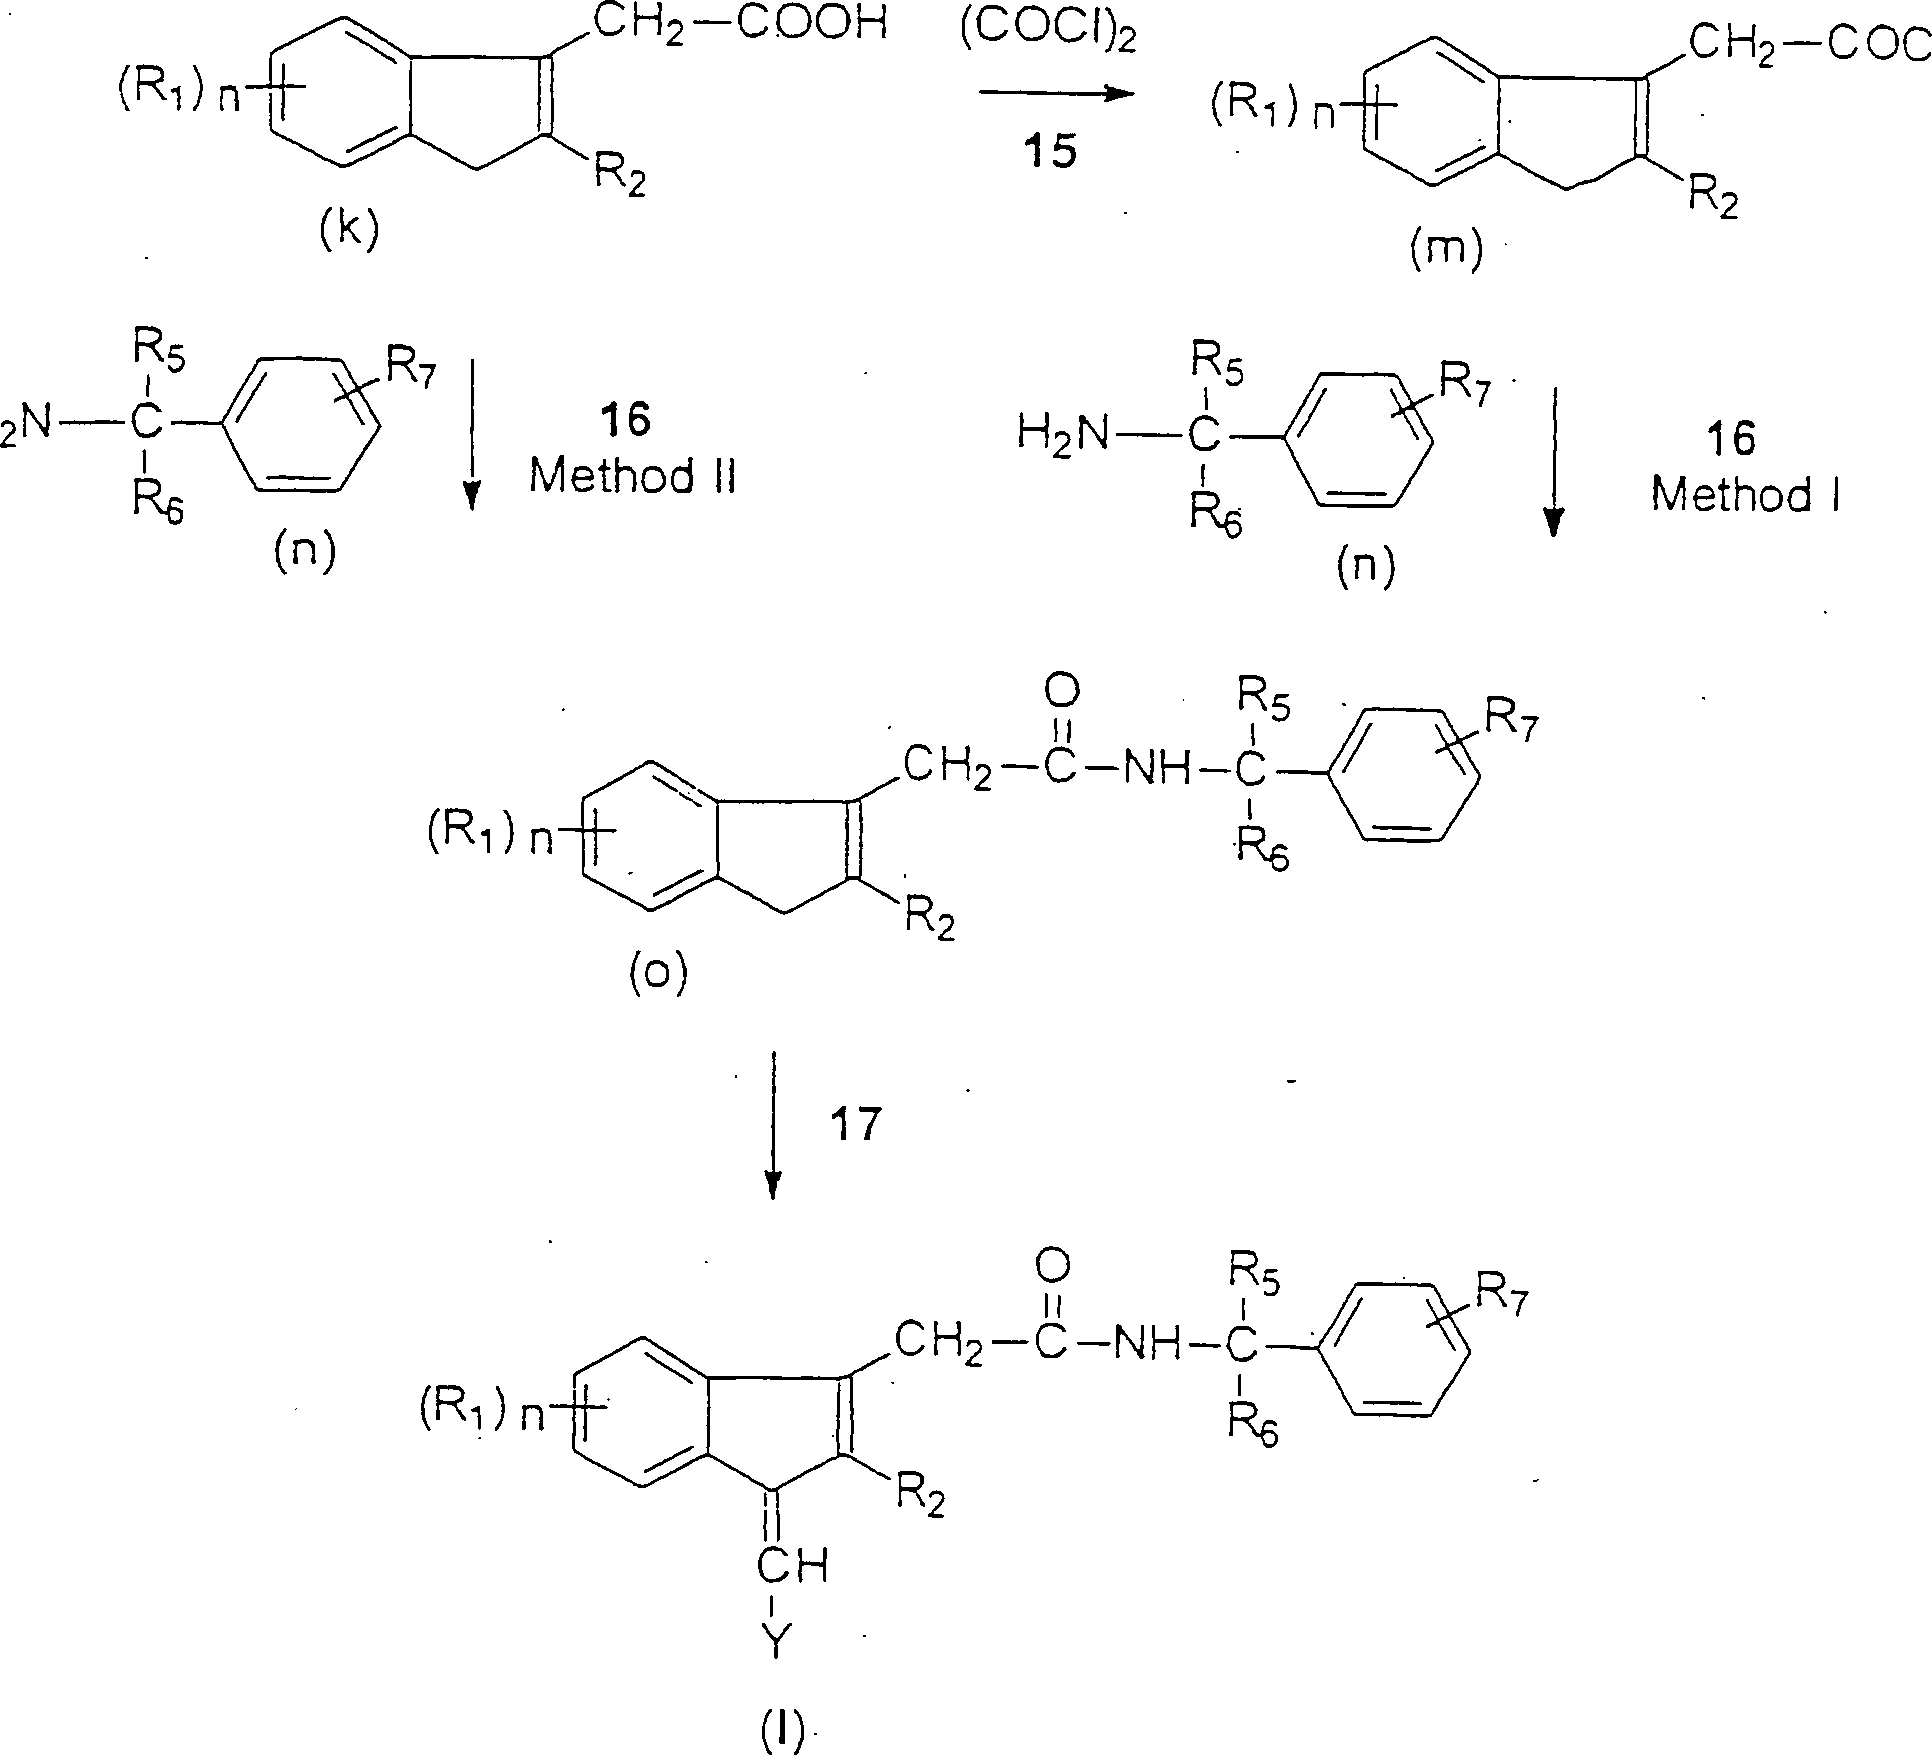
Die
Indenylessigsäure
(k) in THF wird dann mit Oxalyl oder Thionylchlorid oder einem ähnlichen
Reagenz umgesetzt, um das Säurechlorid
(m) zu erzeugen (siehe Reaktion 15), wobei das Lösungsmittel vedampft wird.
Es gibt zwei Verfahren, um die Reaktion 16 durchzuführen, welche
die Addition der Benzylaminseitenkette (n) ist.
-
Verfahren (I)
-
In
dem ersten Verfahren wird das Benzylamin (n) langsam bei Raumtemperatur
zu einer Lösung
von 5-Fluor-2-methyl-3-indenylacetylchlorid in CH2Cl2 zugegeben. Das Reaktionsgemisch wird über Nacht
unter Rückfluss
erhitzt und mit wässrigem
HCl (10%), Wasser und wässrigem
NaHCO3 (5%) extrahiert. Die organische Phase
wird getrocknet (Na2SO4)
und wird verdampft, um die Amidverbindung (o) zu ergeben.
-
Verfahren (II)
-
Im
zweiten Verfahren wird die Indenylessigsäure (k) in DMA mit einem Carbodiimid
(z. B. N-(3-Dimethylaminopropyl)-N'-ethylcarbodiimidhydrochlorid) und Benzylamin
bei Raumtemperatur für
2 Tage umgesetzt. Das Reaktionsgemisch wird tropfenweise in gerührtes Eiswasser
gegeben. Es wird ein gelbes Präzipität abgefiltert,
mit Wasser gewaschen und im Vakuum getrocknet. Die Rekristallisation
ergibt die Amidverbindung (o).
-
Verbindungen
des Typs a (Schema III), o (Schema I), t (Schema II), y (Schema
IIB) können
alle in der Schema III gezeigten Kondensationsreaktion verwendet
werden.
-
Substituenten
-
- X = Halogen, normalerweise Cl oder Br.
- E = Methyl, Ethyl oder Benzyl, oder Niederalkyl.
- R1, R2, R6, R5 und R7 = wie in Formel I definiert.
- Y, n und m = wie in Formel I definiert.
-
Reagenzien und allgemeine
Bedingungen für
Schema I (Zahlen beziehen sich auf die nummerierten Reaktionen)
-
- (1) Zn-Staub in einem wasserfreien inerten
Lösungsmittel
wie Benzol und Ether.
- (2) KHSO4 oder p-Toluolsulfonsäure.
- (3) NaOC2H5 in
wasserfreiem Ethanol bei Raumtemperatur.
- (4) H2-Palladium auf Kohle, 40 psi Raumtemperatur.
- (5) NaOH in wässrigem
Alkohol bei 20–100°C.
- (6) NaOC2H5 oder
eine andere starke Base wie etwa NaH oder K-t-Butoxid.
- (7) Säure.
- (8) Friedel-Crafts-Reaktion unter Verwendung eines Lewissäurekatalysators.
Vgl. Organic Reactions, Vol. II, S. 130.
- (9) Hitze mit Polyphosphorsäure.
- (10) Reformatsky-Reaktion: Zn in inertem Lösungsmittel, Hitze.
- (11) p-Toluolsulfonsäure
und CaCl2 oder I2 bei
200°C
- (12) Wittig-Reaktion unter Verwendung (C6H5)3 P=C-COOE 20–80°C in Ether
oder Benzol
- (13) (a) NBS/CCl4/Benzoylperoxid
- (b) PtO2/H2 (1
atm.)/Essigsäure
- (14) (a) NaOH
- (b) HCl
- (15) Oxalyl oder Thionylchlorid in CH2Cl2 oder THF
- (16) Verfahren I: 2 Äquvialente
NH2-C(R5R6)-Ph-(R7)m
Verfahren II: Carbodiimid in THF
- (17) 1 N NaOCH3 in MeOH unter Rückflussbedingungen
-
Indanone
innerhalb des Umfangs der Verbindung (h) in Schema I sind in der
Literatur bekannt und sind deswegen als Zwischenprodukte für den Rest
der Synthese leicht verfügbar,
so dass die Reaktionen 1 bis 7 günstigerweise
vermieden werden können.
Unter solchen Indanonen sind:
5-Methoxyindanon
6-Methoxyindanon
5-Methylindanon
5-Methyl-6-methoxyindanon
5-Methyl-7-chlorindanon
4-Methoxy-7-chlorindanon
4-Isopropyl-2,7-dimethylindanon
5,6,7-Trichlorindanon
2-n-Butylindanon
5-Methylthioindanon
-
Schema
II besitzt zwei sich gegenseitig ausschließende Schemata: Schema IIA
und Schema IIB. Schema IIA wird verwendet, wenn R3 Hydroxy
ist und R4 Wasserstoff ist oder wenn die
zwei Substituenten eine Oxogruppe bilden. Wenn R3 ein
Niederalkylamino ist, wird Schema IIB verwendet.
-
-
Ähnlich wie
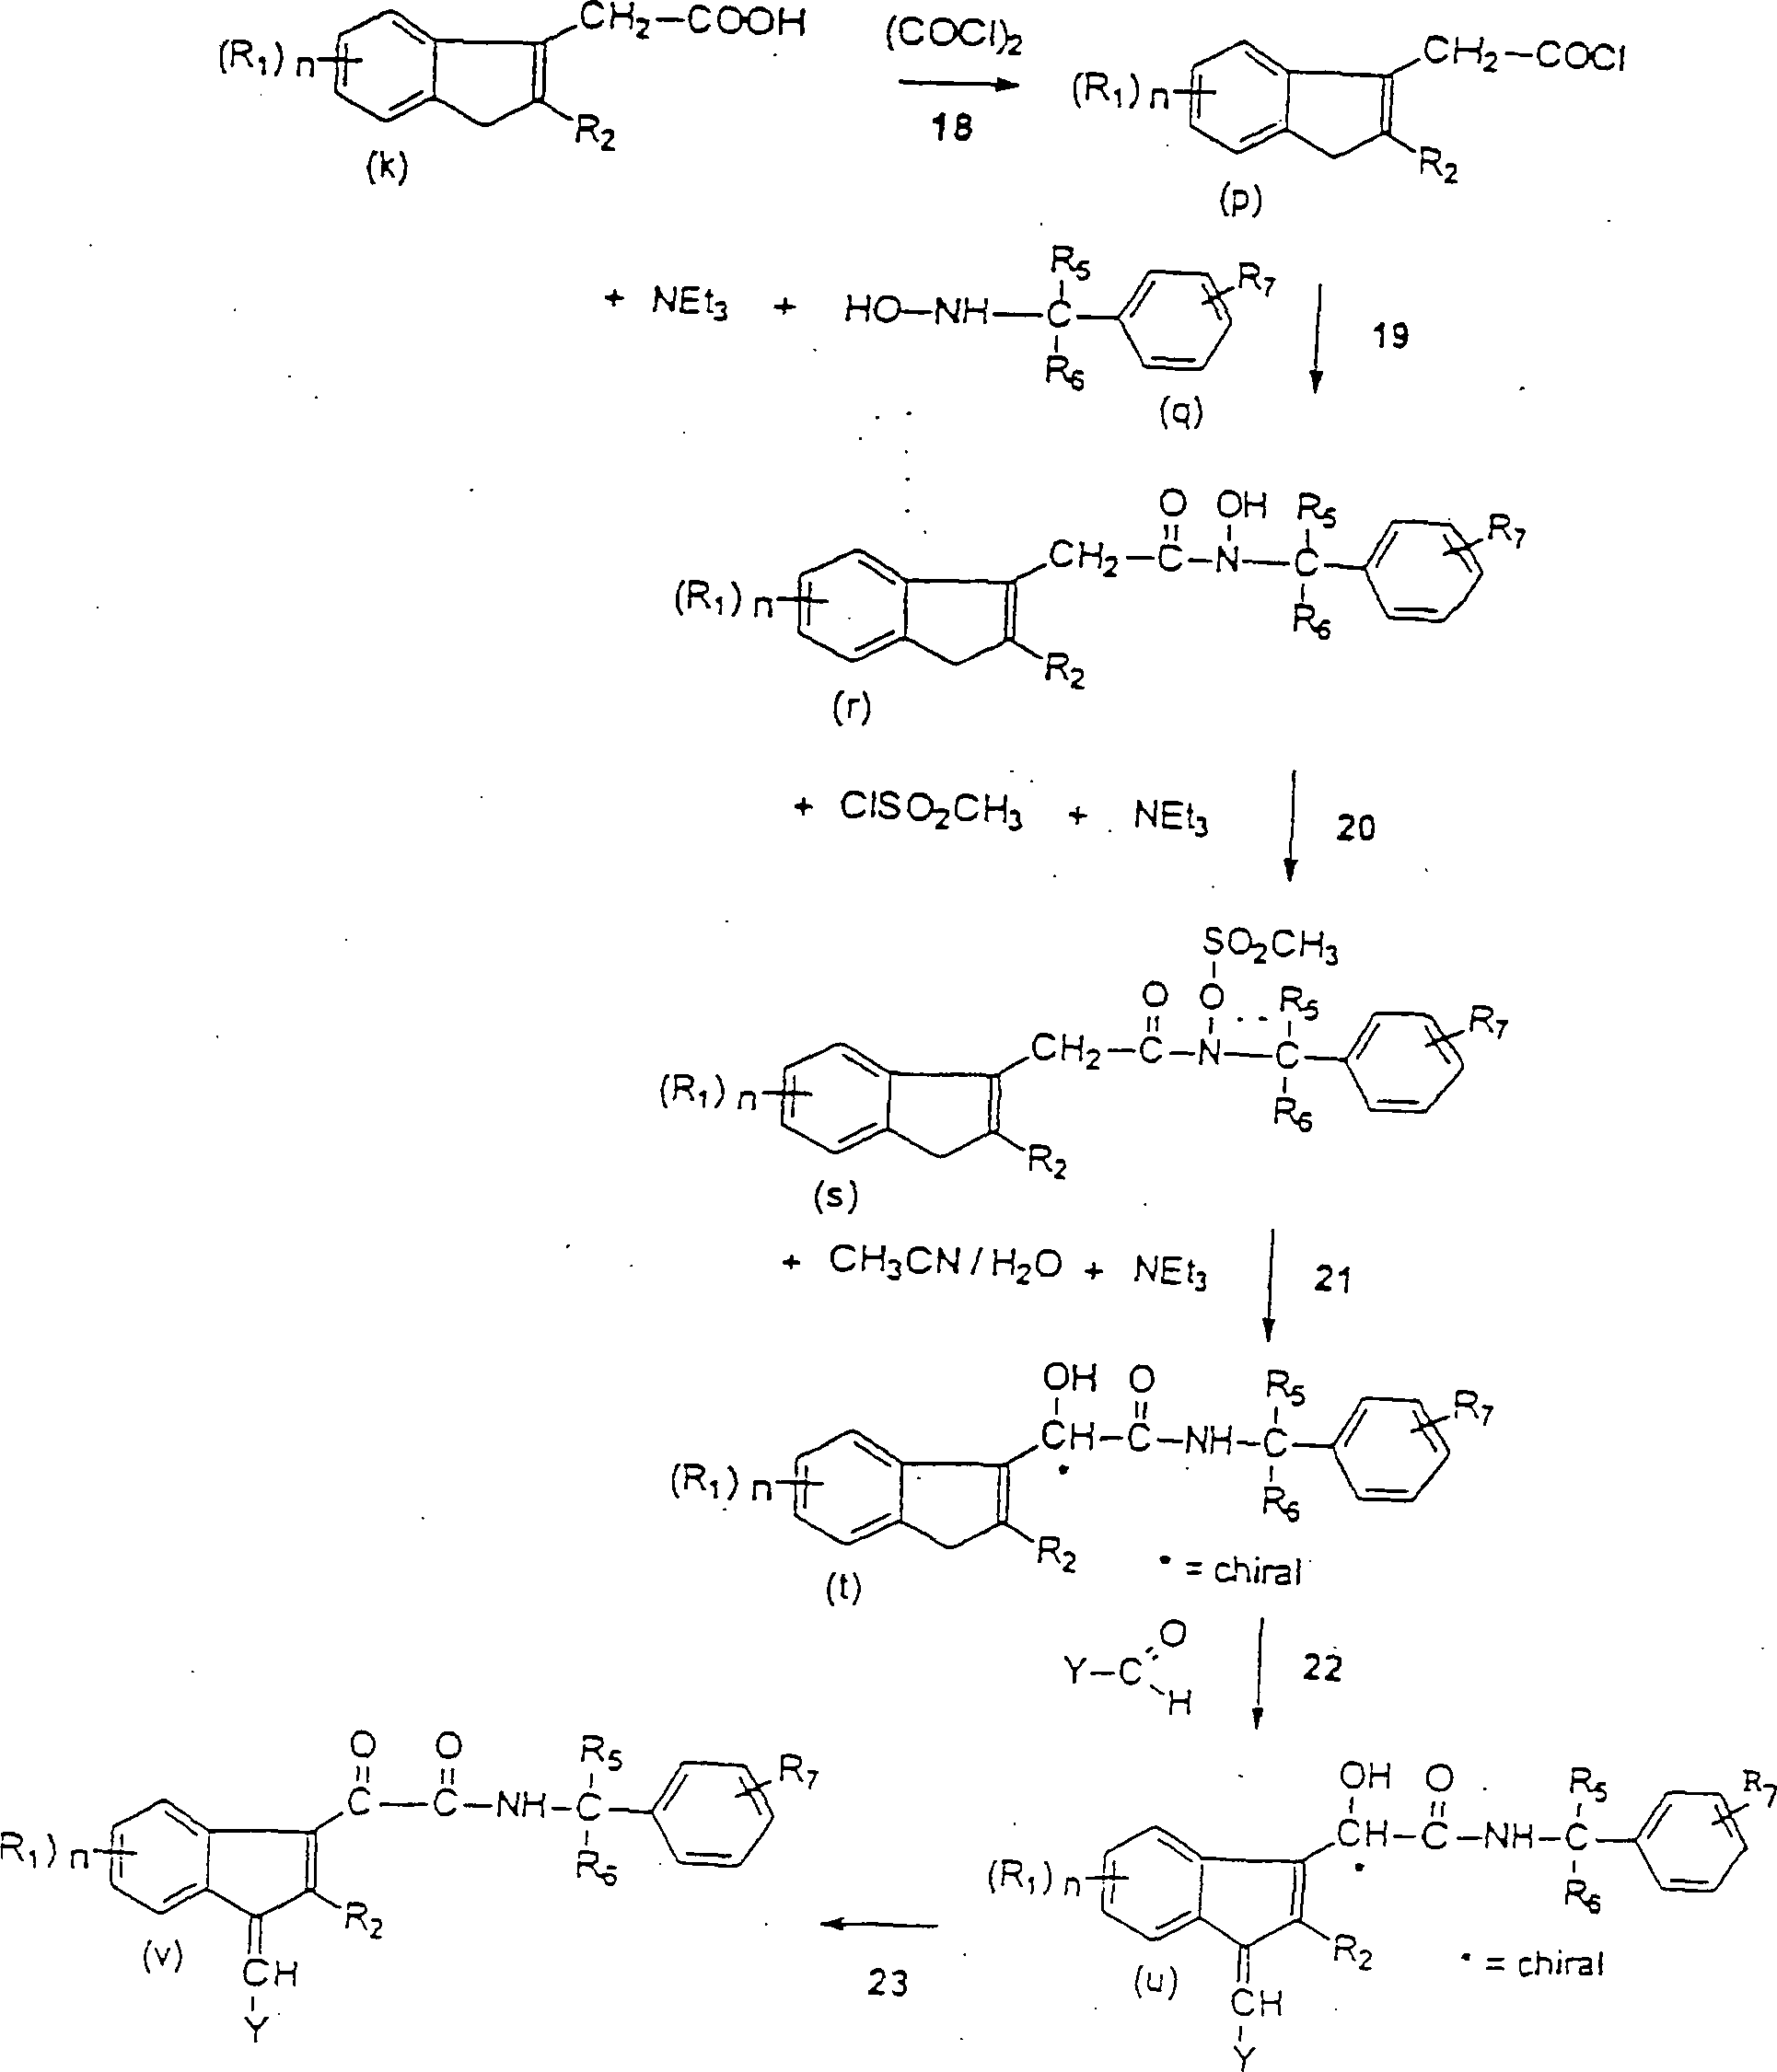
in Schema I wird in Schema IIA die Indenylessigsäure (k) in THF mit Oxalylchlorid
unter Rückflussbedingungen
umgesetzt, um das Säurechlorid
(p) zu erzeugen (siehe Reaktion 18), woraufhin das Lösungsmittel
verdampft wird. In Reaktion 19 wird ein Gemisch mit 0°C von Benzylhydroxylaminhydrochlorid (q)
und Et3N mit einer kalten Lösung des
Säurechlorids
in CH2Cl2 über einen
Zeitraum von 45–60
min behandelt. Das Gemisch wird auf Raumtemperatur erwärmt und
für 1 h
gerührt,
und wird mit Wasser behandelt. Die resultierende organische Schicht
wird mit 1 N HCl und Lauge gewaschen, über Magnesiumsulfat getrocknet und
wird verdampft. Das rohe Produkt, ein N-Hydroxy-N-benzylacetamid
(r) wird durch Kristallisierung oder Flash-Chromatographie gereinigt. Dieses allgemeine
Verfahren wird von Hoffman et al., JOC 1992, 57, 5700–5707 gelehrt.
-
Der
nächste
Schritt ist die Herstellung des N-Mesyloxyamids (s) in Reaktion
20, welche ebenso von Hoffman et al., JOC 1992, 57, 5700–5707 gelehrt
wird. Im besonderen wird zu einer Lösung der Hydroxamsäure (r)
in CH2Cl2 bei 0°C Triethylamin
zugegeben. Das Gemisch wird für
10–12
min gerührt
und es wird tropfenweise Methansulfonylchlorid zugegeben. Das Gemisch
wird bei 0°C
für 2 h
gerührt,
auf Raumtemperatur erwärmt
und für
weitere 2 h gerührt.
Die organische Schicht wird mit Wasser, 1 N HCl und Lauge gewaschen und
wird über
Magnesiumsulfat getrocknet. Nach einer Rotationsverdampfung wird
das Produkt (die Produkte) normalerweise durch Kristallisierung
oder Flash-Chromatographie gereinigt.
-
Die
Herstellung des N-Benzyl-α-(hydroxy)amids
(t) in Reaktion 21 wird auch von Hoffman et al., JOC 1992, 57, 5700–5707 und
von Hoffman et al., JOC 1995, 60, 4121–4125 gelehrt. Im besonderen
wird zu einer Lösung
des N-(Mesyloxy)amids (der N-(Mesyloxy)amide) in CH3CN/H2O Trimethylamin in CH3CN über einen Zeitraum
von 6–12
h zugegeben. Das Gemisch wird über
Nacht gerührt.
Das Lösungsmittel
wird entfernt und der Rückstand
wird in Ethylacetat gelöst.
Die Lösung
wird mit Wasser, 1 N HCl und Lauge gewaschen und wird über Magnesiumsulfat
getrocknet. Nach einer Rotationsverdampfung wird das Produkt/die
Produkte normalerweise durch Rekristallisation gereinigt.
-
Die
Reaktion 22 in Schema IIA betrifft eine Kondensation mit bestimmten
Aldehyden, welche in Schema III unten beschrieben wird, ein Schema,
welches den Produkten gemeinsam ist, welche gemäß den Schemata I, IIA und IIB
hergestellt werden.
-
Die
abschließende
Reaktion 23 in Schema IIA ist die Herstellung des N-Benzyl-α-ketoamids
(v), welches die Oxidation eines sekundären Alkohols (u) zu einem Keton
betrifft, z. B. durch eine Pfitzner-Moffatt-Oxidation, welche den
Alkohol selektiv oxidiert, ohne die Y-Gruppe zu oxidieren. Die Verbindungen
(u) und (v) können
derivatisiert werden, um Verbindungen zu erhalten mit R3-
und R4-Gruppen, wie in Formel I dargestellt.
-
-
Wie
oben erklärt,
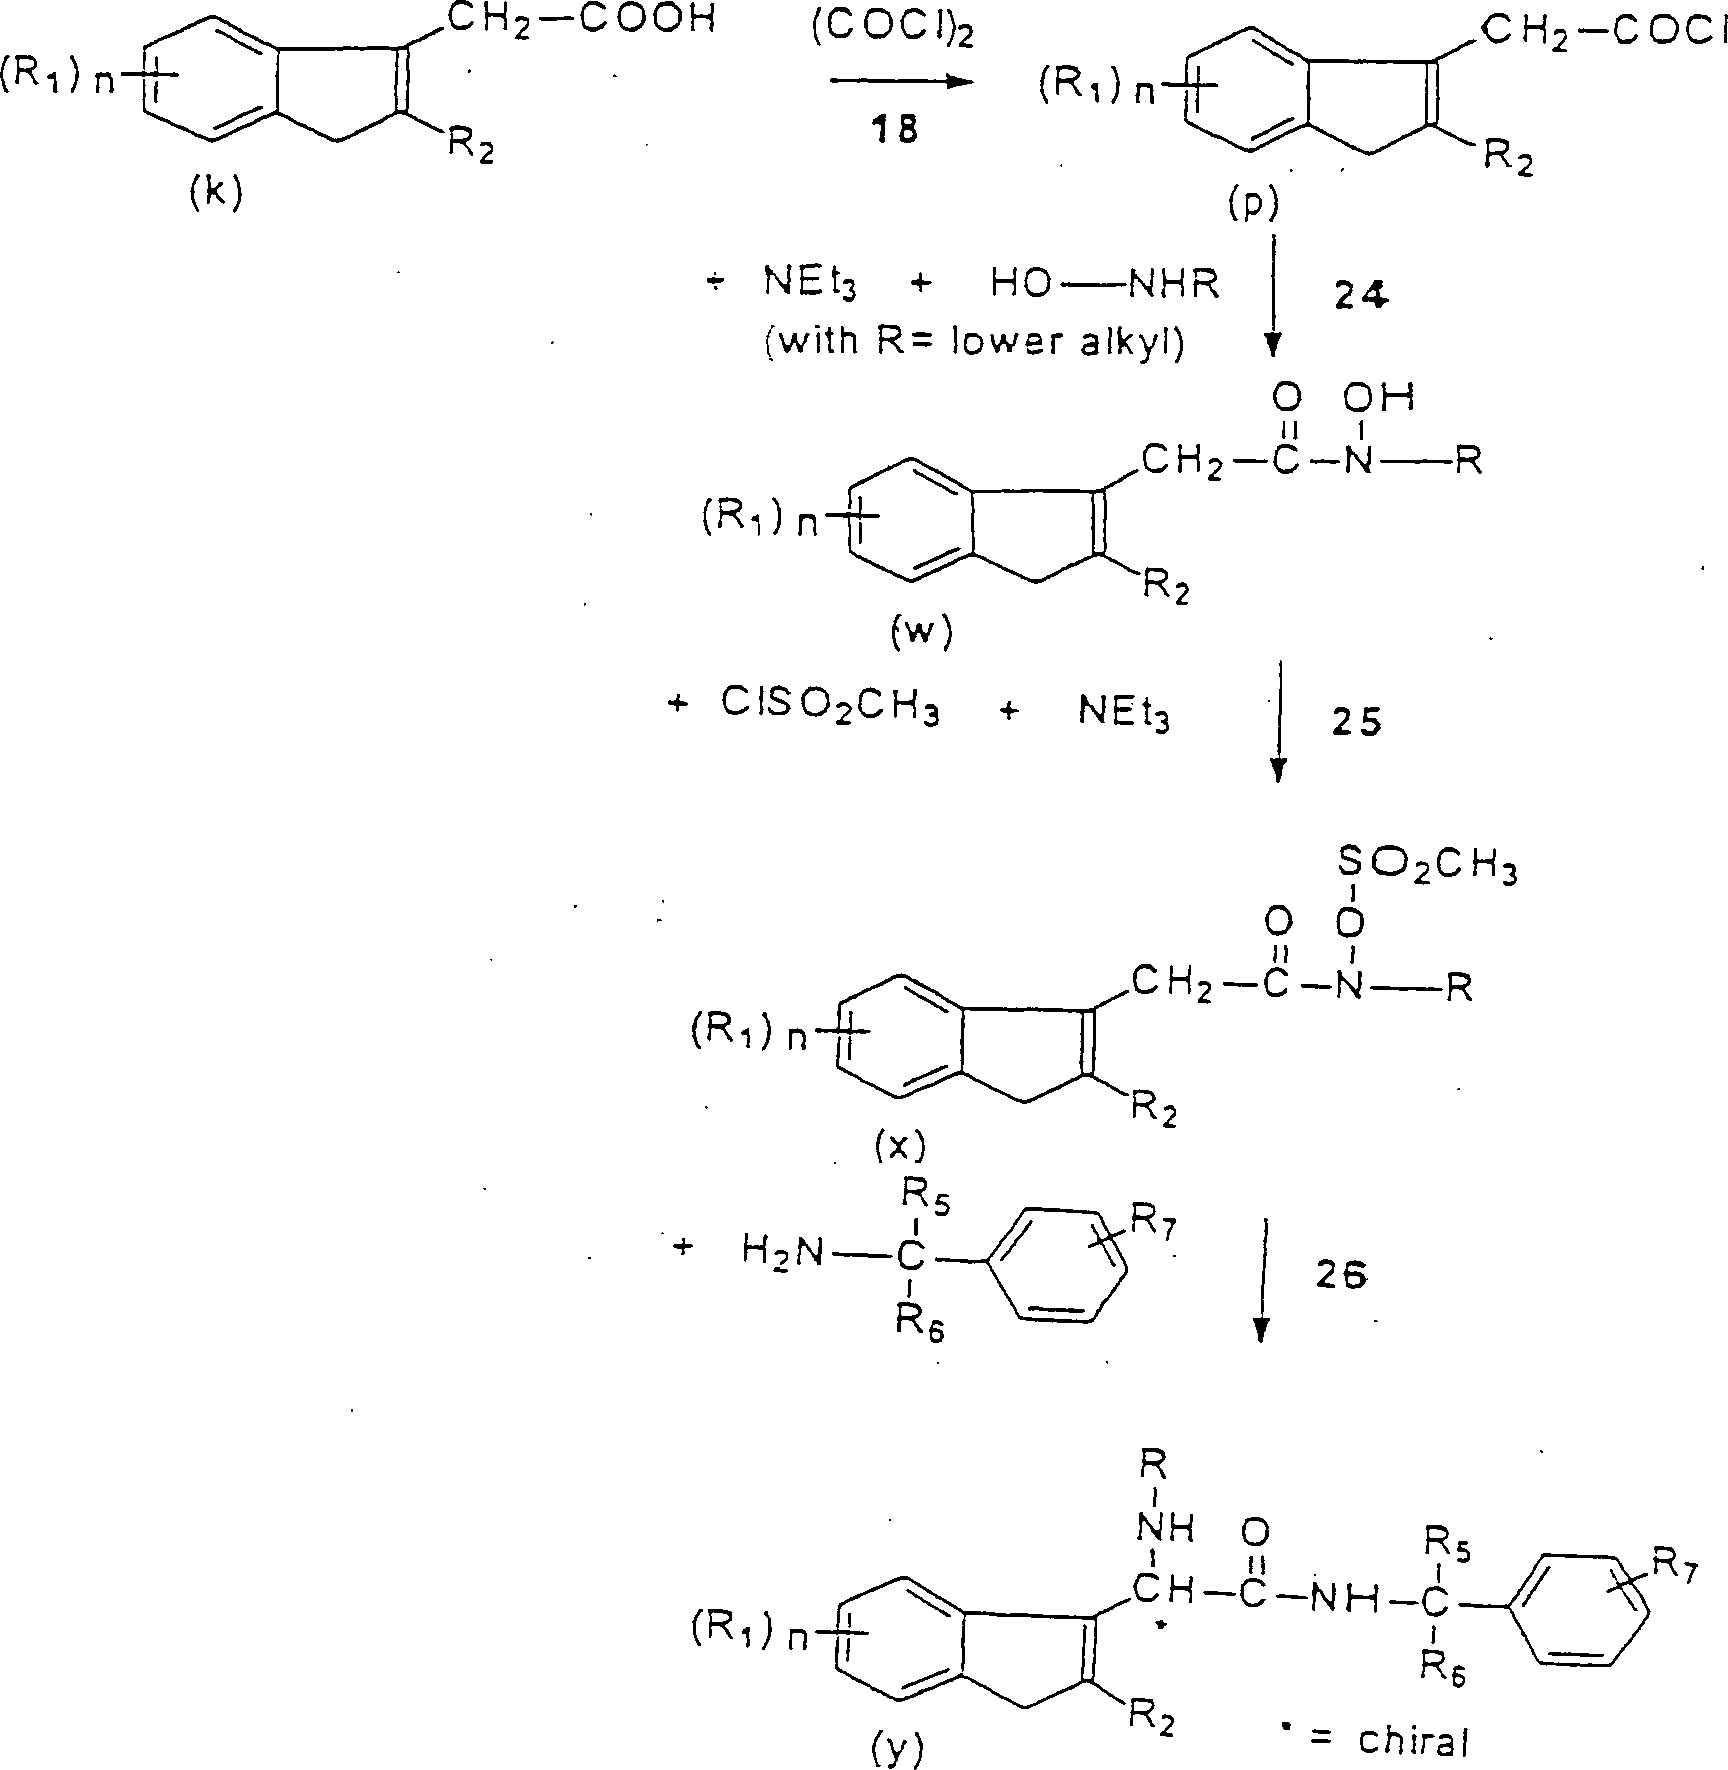
wird das Schema IIB angewendet, wenn R3 ein
Niederalkylamino ist. Ähnlich
wie in Schema I wird in Schema IIB die Indenylessigsäure (k)
in THF mit Oxalylchlorid unter Rückflussbedingungen umgesetzt,
um das Säurechlorid
(p) zu erzeugen (siehe Reaktion 18), woraufhin das Lösungsmittel
verdampft wird. In Reaktion 24 wird ein Gemisch eines Alkylhydroxylaminhydrochlorids
(d. h. HO-NHR, worin R ein Niederalkyl, bevorzugt Isopropyl ist)
und Et3N bei 0°C mit einer kalten Lösung des
Säurechlorids
in CH2Cl2 über einen
Zeitraum von 45–60
min behandelt. Das Gemisch wird auf Raumtemperatur erwärmt und
wird für
1 h gerührt,
und wird mit Wasser verdünnt.
Die resultierende organische Schicht wird mit 1 N HCl und Lauge
gewaschen, wird über
Magnesiumsulfat getrocknet und wird verdampft. Das rohe Produkt,
ein N-Hydroxy-N-alkylacetamid (w) wird durch Kristallisierung oder
Flash-Chromatographie
gereinigt. Dieses allgemeine Verfahren ist auch in Hoffman et al.,
JOC 1992, 57, 5700–5707
gelehrt.
-
Die
Herstellung des N-Mesyloxyamids (x) in Reaktion 25 wird ebenso in
Hoffman et al., JOC 1992, 57, 5700–5707 gelehrt. Im besonderen
wird eine Lösung
der Hydroxamsäure
(w) in CH2Cl2 bei
0°C mit
Triethylamin behandelt, wird für
10–12
min gerührt
und wird tropfenweise mit Methansulfonylchlorid behandelt. Das Gemisch
wird bei 0°C
für 2 h
gerührt
und auf Raumtemperatur aufgewärmt
und wird für
weitere 2 h gerührt.
Die resultierende organische Schicht wird mit Wasser, 1 N HCl und
Lauge gewaschen und wird über
Magnesiumsulfat getrocknet. Nach einer Rotationsverdampfung wird
das Produkt (x) normalerweise durch Kristallisation oder Flash-Chromatographie
gereinigt.
-
Die
Herstellung der N-Benzylindenyl-α-Niederalkylamino-Acetamid-Verbindung
(y) in Schema IIB wie in Hoffman et al., JOC 1995, 60, 4121–25 und
J. Am. Chem. Soc. 1993, 115, 5031–34 gelehrt, betrifft die Reaktion
des N-Mesyloxyamids
(x), wobei ein Benzylamin in CH2Cl2 bei 0°C über einen
Zeitraum von 30 min zugegeben wird. Die resultierende Lösung wird
bei 0°C
für 1 h
und bei Raumtemperatur über
Nacht gerührt.
Das Lösungsmittel
wird entfernt und der Rückstand
wird mit 1 N NaOH behandelt. Das Extrakt mit CH2Cl2 wird mit Wasser gewaschen und über Magnesiumsulfat
getrocknet. Nach einer Rotationsverdampfung wird das Produkt (y)
durch Flash-Chromatographie
oder Kristallisation gereinigt.
-
-
Das
Schema III betrifft die Kondensation der Heterocycloaldehyde (d.
h. Y-CHO) mit den
Indenylamiden, um die Endverbindungen mit der Formel I zu erzeugen.
Diese Kondensation wird beispielsweise in Reaktion 17 in Schema
I oben und in Reaktion 22 in Schema IIA angewandt. Sie wird auch
verwendet, um die Verbindung (y) in Schema IIB zu den Endverbindungen
mit der Formel I umzuwandeln.
-
In
Schema III wird das Amid (a')
aus den obigen Schemata, ein N-Heterocycloaldehyd (z) und Natriummethoxid
(1 M in Methanol) bei 60°C
unter Stickstoff für
24 h gerührt.
Nach dem Kühlen
wird das Reaktionsgemisch in Eiswasser geschüttet. Ein Feststoff wird abgefiltert,
wird mit Wasser gewaschen und in Vakuum getrocknet. Die Rekristallisation
stellt eine Verbindung mit der Formel I in den Schemata I und IIB
und das Zwischenprodukt (u) in Schema IIA bereit.
-
Wie
oben angemerkt wird, ist es bei der Herstellung vieler Arten der
erfindungsgemäßen Verbindungen
bevorzugt, einen Nitrosubstituenten am Benzolring des Indanonkerns
zu verwenden, und ihn später
in einen gewünschten
Substituenten umzuwandeln, da durch diesen Weg eine große Vielzahl
von Substituenten erreicht werden kann. Dies wird erreicht durch
Reduktion der Nitrogruppe zur Aminogruppe, gefolgt von der Verwendung
der Sandmeyer-Reaktion, um Chlor, Brom, Cyan oder Xanthat anstelle
von Amino einzubringen. Aus den Cyanderivaten ergibt die Hydrolyse
das Carboxamid und die Carbonsäure;
andere Derivate der Carboxygruppe, so wie die Ester, können dann
hergestellt werden. Die Xanthane ergeben durch Hydrolyse die Mercaptogruppe,
welche leicht zur Sulfonsäure
oxidiert werden kann oder zu einer Alkylthiogruppe alkyliert werden
kann, welche dann zu Alkylsulfonylgruppen oxidiert werden kann.
Diese Reaktionen können
entweder vor oder nach dem Einbringen des 1-Substituenten durchgeführt werden.
-
Das
Vorhergehende kann anhand der folgenden Beispiele besser verstanden
werden, welche zum Zweck der Veranschaulichung gezeigt werden. Wie
in den folgenden Beispielen verwendet, beziehen sich die Referenzen
auf Substituenten wie etwa R1, R2 usw. auf die entsprechenden Verbindungen
und Substituenten in der obigen Formel I.
-
Beispiel 1
-
(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
(A) p-Fluoro-α-methylzimtsäure
-
p-Fluorbenzaldehyd
(200 g, 1,61 Mol), Propionsäureanhydrid
(3,5 g, 2,42 Mol) und Natriumpropionat (155 g, 1,61 Mol) werden
in einem 1 l Dreihalskolben, welcher mit Stickstoff gespült wurde,
gemischt. Der Kolben wird stufenweise in einem Ölbad auf 140°C erhitzt.
Nach 20 h wird der Kolben auf 100°C
abgekühlt
und in 8 l Wasser gegossen. Das Präzipitat wird durch Zugabe von
Kaliumhydroxid (302 g) in 2 l Wasser gelöst. Die wässrige Lösung wird mit Ether extrahiert
und die Etherextrakte werden mit einer Kaliumhydroxidlösung gewaschen.
Die vereinigten wässrigen
Phasen werden filtriert, werden mit konzentrierter HCl angesäuert und werden
filtriert. Der gesammelte Feststoff p-Fluor-α-methylzimtsäure wird mit Wasser gewaschen
und wird getrocknet und wie erhalten verwendet.
-
(B) p-Fluor-α-methylhydrozimtsäure
-
Zu
p-Fluor-α-methylzimtsäure (117,9
g, 0,987 Mol) in 3,6 l Ethanol werden 11,0 g 5% Pd/C zugegeben. Das
Gemisch wird bei Raumtemperatur unter einem Wasserstoffdruck von
275,8 kPa (40 psi) reduziert. Wenn die Wasserstoffaufnahme nachlässt, wird
der Katalysator abgefiltert und das Lösungsmittel wird im Vakuum verdampft,
um das Produkt p-Fluor-α-methylhydrozimtsäure zu erhalten,
welches direkt im nächsten
Schritt verwendet wurde.
-
(C) 6-Fluor-2-methylindanon
-
Zu
932 g Polyphosphorsäure
bei 70°C
(Dampfbad) wird p-Fluor-α-methylhydrozimtsäure (93,2
g, 0,5 Mol) langsam unter Rühren
zugegeben. Die Temperatur wird schrittweise auf 95°C angehoben
und das Gemisch wird bei dieser Temperatur für 1 h gehalten. Das Gemisch
wird abgekühlt
und wird zu 2 l Wasser zugegeben. Die wässrige Suspension wird mit
Ether extrahiert. Der Extrakt wird zweimal mit einer gesättigten
Natriumchloridlösung,
5% Na2CO3-Lösung und Wasser gewaschen und
wird getrocknet und wird auf 200 g Silicagel aufkonzentriert; die
Aufschlämmung
wird auf eine 5-Pfund-Silicagelsäule
zugegeben, welche mit 5% Ether-Petrolether gepackt wurde. Die Säule wird
mit 5–10%
Ether-Petrolether eluiert und ergibt 6-Fluor-2-methylindanon. Nach
der Elution folgt eine TLC.
-
(D) 5-Fluor-2-methylindenyl-3-essigsäure
-
Ein
Gemisch aus 6-Fluor-2-methylindandon (18,4 g, 0,112 Mol), Cyanessigsäure (10,5
g, 0,123 Mol), Essigsäure
(6,6 g) und Ammoniumacetat (1,7 g) in trockenem Toluol (15,5 ml)
wird unter Rühren
für 21
h unter Rückfluss
erhitzt, wobei das freigesetzte Wasser in einer Dean-Stark-Falle
gesammelt wird. Das Toluol wird verdampft und der Rückstand
wird in 60 ml heißem
Ethanol und 14 ml einer 2,2 N wässrigen
Kaliumhydroxidlösung
gelöst.
Es werden 22 g 85% KOH in 150 ml Wasser zugegeben, und das Gemisch
wird für
13 h unter Rückfluss
erhitzt. Der Ethanol wird unter Vakuum entfernt und es werden 500
ml Wasser zugegeben. Die wässrige
Lösung
wird ausgiebig mit Ether extrahiert und wird dann mit Kohle gekocht.
Das wässrige
Filtrat wird mit 50% kalter Salzsäure auf pH 2 angesäuert. Das
Präzipität wird getrocknet
und es wird 5-Fluor-2-methylindenyl-3-essigsäure (Schmelzpunkt 164–166°C) erhalten.
-
(E) 5-Fluor-2-methylindenyl-3-acetylchlorid
-
5-Fluor-2-methylindenyl-3-essigsäure (70
mmol) in THF (70 ml) wird mit Oxalylchlorid (2 M in CH2Cl2; 35 ml; 70 mmol) unter Rückflussbedingungen
(24 h) umgesetzt. Das Lösungsmittel
wird verdampft und ergibt die Titelverbindung, welche als solche
im nächsten
Schritt verwendet wird.
-
(F) 5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
-
Benzylamin
(5 mmol) wird langsam bei Raumtemperatur zu einer Lösung von
5-Fluor-2-methylindenyl-3-acetylchlorid (2,5 mmol) in CH2Cl2 (10 ml) zugegeben.
Das Reaktionsgemisch wird über
Nacht unter Rückfluss
erhitzt und wird mit wässriger
HCl (10%), Wasser und wässriger
NaHCO3 (5%) extrahiert. Die organische Phase
wird getrocknet (Na2SO4)
und wird verdampft und ergibt die Titelverbindung, welche aus CH2Cl2 rekristallisiert
wird, um die Titelverbindung als einen weißen Feststoff (Schmelzpunkt
144°C) zu
ergeben.
-
(G) (Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
(3,38 mmol), 4-Pyridincarboxaldehyd (4 mmol), Natriumethoxid (1
M NaOCH3 in Methanol (30 ml)) werden unter
Stickstoff unter Rühren
für 24
h bei 60°C
erhitzt. Nach dem Kühlen
wird das Reaktionsgemisch in Eiswasser (200 ml) geschüttet. Es
wird ein Feststoff abgefiltert, mit Wasser gewaschen und im Vakuum
getrocknet. Die Rekristallisation aus CH3CN
ergibt die Titelverbindung (Schmelzpunkt 202°C) als einen gelben Feststoff
(R1 = F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n
= 1, m = 1, Y = 4-Pyridinyl).
-
(H) (E)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
Die
aus der CH3CN-Rekristallisation von 1G erhaltene
Ausgangslösung
ist reich am geometrischen Isomer von 1G. Das E-Isomer kann in reiner
Form erhalten werden durch wiederholte Rekristallisationen aus CH3CN.
-
Beispiel 2
-
(Z)-5-Fluor-2-methyl-(3-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
Diese
Verbindung wird erhalten aus 5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid (Beispiel
1F) unter Verwendung des Verfahrens von Beispiel 1, Teil G und Ersetzen
des 4-Pyridincarboxyaldehyds durch 3-Pyridincarboxaldehyd. Die Rekristallisation
aus CH3CN ergibt die Titelverbindung (Schmelzpunkt
175°C) (R1 = F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n
= 1, m = 1, Y = 3-Pyridinyl).
-
Beispiel 3
-
(Z)-5-Fluor-2-methyl-(2-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
Diese
Verbindung wird erhalten aus 5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid (Beispiel
1F) unter Verwendung des Verfahrens aus Beispiel 1, Teil G und Ersetzen
von 4-Pyridincarboxaldehyd durch 2-Pyridincarboxaldehyd. Die Rekristallisation
aus Ethylacetat ergibt die Titelverbindung (Schmelzpunkt 218°C) (R1 = F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n
= 1, m = 1, Y = 2-Pyridinyl).
-
Beispiel 4
-
(Z)-Fluor-2-methyl-(4-chinolinyliden)-3-(N-benzyl)-indenylacetamid
-
Diese
Verbindung wird erhalten aus 5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid (Beispiel
1F) unter Verwendung des Verfahrens aus Beispiel 1, Teil G und Ersetzen
von 4-Pyridincarboxaldehyd durch 4-Chinolincarboxaldehyd. Die Rekristallisation
aus Ethylacetat ergibt die Titelverbindung (Schmelzpunkt 239°C) (R1 = F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n
= 1, m = 1, Y = 4-Chinolinyl).
-
Beispiel 5
-
(Z)-5-Fluor-2-methyl-(4,6-dimethyl-2-pyridinyliden)-3-(N-benzyl)-indenylcetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit 4,6-Dimethyl-2-pyridincarboxaldehyd
gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten. Die
Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4,6-Dimethyl-2-pyridinyl).
-
Beispiel 6
-
(Z)-5-Fluor-2-methyl-(3-chinolinyliden)-3-(N-benzyl)-indenylacetamid
-
-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit 3-Chinolincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Chinolinyl).
-
Beispiel 7
-
(Z)-5-Fluor-2-methyl-(2-chinolinyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit 2-Chinolincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 2-Chinolinyl).
-
Beispiel 8
-
(Z)-5-Fluor-2-methyl-(pyrazinyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit Pyrazinaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = Pyrazinyl).
-
Beispiel 9
-
(Z)-5-Fluor-2-methyl-(3-pyrazinyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit Pyridazin-3-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Pyridazinyl).
-
Beispiel 10
-
(Z)-5-Fluor-2-methyl-(4-pyrimidinyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit Pyrimidin-4-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyrimidinyl).
-
Beispiel 11
-
(Z)-5-Fluor-2-methyl-(2-methyl-4-pyrimidinyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit 2-Methylpyrimidin-4-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisierung ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 2-Methyl-4-pyrimidinyl).
-
Beispiel 12
-
(Z)-5-Fluor-2-methyl-(4-pyridazinyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit Pyridazin-4-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyridazinyl).
-
Beispiel 13
-
(Z)-5-Fluor-2-methyl-(1-methyl-3-indolyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit 1-Methylindol-3-carboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = N, n = 1, m = 1, Y = 1-Methyl-3-indolyl).
-
Beispiel 14
-
(Z)-5-Fluor-2-methyl-(1-acetyl-3-indolyliden)-3-(N-benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-benzyl)-indenylacetamid
aus Beispiel 1, Teil F wird mit 1-Acetyl-3-indolcarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelerbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 1-Acetyl-3-indolyl).
-
Beispiel 15
-
(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
(A) 5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
-
Diese
Verbindung wird erhalten aus 5-Fluor-2-methylindenyl-3-acetylchlorid
(Beispiel 1E) unter Verwendung des Verfahrens von Beispiel 1, Teil
F und Ersetzen von Benzylamin durch 2-Flurobenzylamin.
-
(B) (Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
wird umgesetzt mit 4-Pyridincarboxaldehyd gemäß dem Verfahren von Beispiel
1, Teil G, um die Titelverbindung zu erhalten. Die Rekristallisation
ergibt die Titelverbindung (R1 = F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyridinyl).
-
Beispiel 16
-
(Z)-5-Fluor-2-methyl-(3-pyridinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
aus Beispiel 15, Teil A wird mit 3-Pyridincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = N, R7 = H, n = 1, m = 1, Y = 3-Pyridinyl).
-
Beispiel 17
-
(Z)-5-Fluor-2-methyl-(2-pyridinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
aus Beispiel 15, Teil A wird mit 2-Pyridincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 2-Pyridinyl).
-
Beispiel 18
-
(Z)-5-Fluor-2-methyl-(4-chinolinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
aus Beispiel 15, Teil A wird mit 4-Chinolincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Chinolinyl).
-
Beispiel 19
-
(Z)-5-Fluor-2-methyl-(3-pyrazinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
aus Beispiel 15, Teil A wird mit Pyrazinaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Pyrazinyl).
-
Beispiel 20
-
(Z)-5-Fluor-2-methyl-(3-pyridazinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
aus Beispiel 15, Teil A wird mit 3-Pyrazin-3-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Pyridazinyl).
-
Beispiel 21
-
(Z)-5-Fluor-2-methyl-(3-pyrimidinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
aus Beispiel 15, Teil A wird mit Pyrimidin-4-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Pyrimidinyl).
-
Beispiel 22
-
(Z)-5-Fluor-2-methyl-(4-pyridazinyliden)-3-(N-2-fluorbenzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-2-fluorbenzyl)-indenylacetamid
aus Beispiel 15, Teil A wird mit Pyridazin-4-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyridazinyl).
-
Beispiel 23
-
(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
(A) 5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methylindenyl-3-essigsäure (aus
Beispiel 1D) (2,6 mmol) in DMA (2 ml) wird mit n-(3-Dimethylaminopropyl)-N'-ethylcarbodiimidhydrochlorid
(4 mmol) und S-2-Amino-2-phenylethanol (3,5 mmol) bei Raumtemperatur
für 2 Tage
umgesetzt. Das Reaktionsgemisch wird tropfenweise zu gerührtem Eiswasser
(50 ml) zugegeben. Ein weißes
Präzipität wird abgefiltert, mit
Wasser gewaschen (5 ml) und im Vakuum getrocknet. Die Rekristallisation
aus Ethylacetat ergibt die gewünschte
Verbindung.
-
(B) (Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Teil A wird mit 4-Pyridincarboxaldehyd gemäß dem Verfahren von Beispiel
1, Teil G umgesetzt, um die Titelverbindung zu erhalten. Die Rekristallisation
ergibt die Titelverbindung (R1 = F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyridinyl).
-
Beispiel 24
-
(Z)-5-Fluor-2-methyl-(3-pyridinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Beispiel 23 Teil A wird mit 3-Pyridincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Pyridinyl).
-
Beispiel 25
-
(Z)-5-Fluor-2-methyl-(2-pyridinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Beispiel 23 Teil A wird mit 2-Pyridincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 2-Pyridinyl).
-
Beispiel 26
-
(Z)-5-Fluor-2-methyl-(4-chinolinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Beispiel 23 Teil A wird mit 4-Chinolincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Chinolinyl).
-
Beispiel 27
-
(Z)-5-Fluor-2-methyl-(pyrazinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Beispiel 23 Teil A wird mit Pryazidincarboxaldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = Pyrazidinyl).
-
Beispiel 28
-
(Z)-5-Fluor-2-methyl-(3-pyridazinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Beispiel 23 Teil A wird mit Pryidazidin-3-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 3-Pyridazinyl).
-
Beispiel 29
-
(Z)-5-Fluor-2-methyl-(4-pyrimidinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Beispiel 23 Teil A wird mit Pyrimidin-4-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyrimidinyl).
-
Beispiel 30
-
(Z)-5-Fluor-2-methyl-(4-pyridazinyliden)-3-(N-(S-α-hydroxymethyl)benzyl)-indenylacetamid
-
5-Fluor-2-methyl-3-(N-(S-α-hydroxylmethyl)benzyl)-indenylacetamid
aus Beispiel 23 Teil A wird mit Pyridazin-4-aldehyd gemäß dem Verfahren
von Beispiel 1, Teil G umgesetzt, um die Titelverbindung zu erhalten.
Die Rekristallisation ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyridazinyl).
-
Beispiel 31
-
rac-(Z)-5-fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)indenyl-α-hydroxyacetamid
-
(A) 5-Fluor-2-methyl-3-(N-benzyl-N-hydroxy)-indenylacetamid
-
Zu
einem Gemisch aus N-Benzylhydroxylaminhydrochlorid (12 mmol) und
Et3N (22 mmol) in CH2Cl2 (100 ml) bei 0°C wird eine kalte Lösung von
5-Fluor-2-methylindenyl-3-acetylchlorid
(Beispiel 1, Schritt E) (10 mmol) in CH2Cl2 (57 ml) über einen Zeitraum von 45–60 min
zugegeben. Das Gemisch wird auf Raumtemperatur erwärmt und
wird für
1 h gerührt.
Das Gemisch wird mit Wasser (100 ml) verdünnt und die organische Schicht
wird mit HCl (2 × 25
ml) und Lauge (2 × 100
ml) gewaschen, getrocknet (MgSO4) und verdampft.
Das rohe Produkt wird mit Flash-Chromatographie gereinigt, um die
Titelverbindung zu erhalten.
-
(B) 5-Fluor-2-methyl-3-(N-benzyl-N-mesyloxy)-indenylacetamid
-
Zu
einer Lösung
aus 5-Fluor-2-methyl-3-(N-benzyl-N-hydroxy)-indenylacetamid (5 mmol)
in CH2Cl2 (25 ml)
bei 0°C
wird Triethylamin (5 mmol) zugegeben. Das Gemisch wird für 10 min
gerührt
und Methansulfonylchlorid (5,5 mmol) wird tropfenweise zugegeben.
Die Lösung
wird bei 0°C
für 2 h
gerührt,
auf Raumtemperatur erwärmt
und für
weitere 2 h gerührt.
Die organische Schicht wird mit Wasser (2 × 20 ml) in HCl (15 ml) und
Lauge (20 ml) gewaschen und über
MgSO4 getrocknet. Nach einer Rotationsverdampfung wird
das Produkt mit Flash-Chromatographie gereinigt, um Titelverbindung
zu erhalten.
-
(C) rac-5-Fluor-2-methyl-3-(N-benzyl)-α-hydroxyindenylacetamid
-
Zu
einer Lösung
aus 5-Fluor-2-methyl-3-(N-benzyl-N-mesyloxy)-indenylacetamid (2
mmol) in CH3CN/H2O
(jeweils 12 ml) wird Triethylamin (2,1 mmol) in CH3CN
(24 ml) über
einen Zeitraum von 6 h zugegeben. Das Gemisch wird über Nacht
gerührt.
Das Lösungsmittel
wird entfernt und der Rückstand
wird mit Ethylacetat (60 ml) verdünnt, mit Wasser (4 × 20 ml)
in HCl (15 ml) und Lauge (20 ml) gewaschen und über MgSO4 getrocknet.
Nach einer Rotationsverdampfung wird das Produkt durch Rekristallisation
gereinigt, um die Titelverbindung zu erhalten.
-
(D) rac-(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenyl-α-hydroxyacetamid
-
Wird
aus rac-5-Fluor-2-methyl-3-(N-benzyl)-α-hydroxyindenylacetamid unter Verwendung
des Verfahrens aus Beispiel 1, Teil G erhalten (R1 =
F, R2 = CH3, R3 = OH, R4 = H, R5 = H, R6 = H, R7 = H, n = 1, m = 1, Y = 4-Pyridinyl).
-
Beispiel 32
-
2-[(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benyzl)-indenyl]-oxyacetamid
-
Für eine Pfitzner-Moffatt-Oxidation
wird eine Lösung
aus rac-(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenyl-α-hydroxyacetamid
(1 mmol) in DMSO (5 ml) mit Dicyclohexylcarbodiimid (3 mol) behandelt.
Das Gemisch wird über
Nacht gerührt
und das Lösungsmittel
wird verdampft. Das rohe Produkt wird durch Flash-Chromatographie
gereinigt und ergibt die Titelverbindung (R1 =
F, R2 = CH3, R3 und R4 zusammen bilden
C = O, R5 = H, R6 =
H, R7 = H, n = 1, m = 1, und Y = 4-Pyridinyl).
-
Beispiel 33
-
rac-(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenyl-α-(2-propylamino)-acetamid
-
(A) 5-Fluor-2-methyl-3-(N-2-propyl-N-hydroxy)-indenylacetamid
-
Wird
erhalten aus 5-Fluor-2-methylindenyl-3-acetylchlorid (Beispiel 1,
Schritt E) unter Verwendung des Verfahrens von Beispiel 31, Teil
A und Ersetzen von N-Benzylhydroxylaminhydrochlorid
mit N-2-Propylhydroxylaminhydrochlorid.
-
(B) 5-Fluor-2-methyl-3-(N-2-propyl-N-mesyloxy)-indenylacetamid
-
Wird
gemäß dem Verfahren
von Beispiel 31, Teil B erhalten.
-
(C) rac-5-Fluor-2-methyl-3-(N-benzyl)-α-(2-propylamino)-acetamid
-
Zu
5-Fluor-2-methyl-3-(N-2-propyl-N-mesyloxy)-indenylacetamid (2 mmol)
in CH2Cl2 (25 ml)
bei 0°C wird
Benzylamin (4,4 mmol) in CH2Cl2 (15
ml) über
einen Zeitraum von 30 min zugegeben. Die resultierende Lösung wird
bei 0°C
für 1 h
und bei Raumtemperatur über
Nacht gerührt.
Das Lösungsmittel
wird entfernt und der Rückstand
wird mit 1 N NaOH behandelt und wird mit CH2Cl2 (100 ml) extrahiert. Der Extrakt wird mit
Wasser (2 × 10
ml) gewaschen und wird über
MgSO4 getrocknet. Nach einer Rotationsverdampfung
wird das Produkt durch Flash-Chromatographie gereinigt.
-
(D) rac-(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenyl-α-(2-propylamino)-acetamid
-
Wird
aus rac-5-Fluor-2-methyl-3-(N-benzyl)-α-(3-propylamino)-acetamid unter
Verwendung des Verfahrens von Beispiel 1, Teil G erhalten (R1 = F, R2 = CH3, R3 = Isopropylamino,
R4 = H, R5 = H,
R6 = H, R7 = H, n
= 1, m = 1, Y = 4-Pyridinyl).
-
Beispiel 34
-
(Z)-6-Methoxy-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
(A) Ethyl-2-hydroxy-2-(p-methoxyphenyl)-1-methylpropionat
-
In
einen 500 ml-Dreihalskolben werden 36,2 g (0,55 Mol) Zinkstaub platziert,
ein 250 ml-Zugabetrichter wird mit einer Lösung von 80 ml wasserfreiem
Benzol, 20 ml wasserfreiem Ether, 80 g (0,58 Mol) p-Anisaldehyd
und 98 g (0,55 Mol) Ethyl-2-brompropionat beladen. Etwa 10 ml der
Lösung
werden zu dem Zinkstaub unter heftigem Rühren zugegeben, und das Gemisch
wird sanft erwärmt,
bis eine exotherme Reaktion beginnt. Der Rest wird tropfenweise
mit einer solchen Geschwindigkeit zugegeben, dass das Reaktionsgemisch
ruhig weiterhin refluxiert (ca. 30–35 min). Nachdem die Zugabe
vollständig
ist, wird das Gemisch in einem warmen Wasserbad platziert und für 30 min
unter Rückfluss
erhitzt. Nach Abkühlung
auf 0°C
werden 250 ml 10% Schwefelsäure
unter heftigem Rühren
zugegeben. Die Benzolschicht wird zweimal mit 50 ml-Portionen 5% Schwefelsäure extrahiert
und zweimal mit 50 ml-Portionen Wasser gewaschen. Die vereinigten
wässrigen
sauren Schichten werden mit 2 × 50
ml Ether extrahiert. Die vereinigten Ether- und Benzolextrakte werden über Natriumsulfat
getrocknet. Die Verdampfung des Lösungsmittels und Fraktionierung
des Rückstands
durch eine 6''-Vigreux-Kolonne
ergibt 89 g (60%) des Produkts Ethyl-2-hydroxy-2-(p-methoxyphenyl)-1-methylpropionat, Siedepunkt
165–160°C (1,5 mm).
-
(B) 6-Methoxy-2-methylindanon
-
Durch
das Verfahren, welches von Vander Zanden, Rec. Trav. Chem. 68, 413
(1949) beschrieben wird, wird die Verbindung aus Teil A in 6-Methoxy-2-methylindanon umgewandelt.
-
Alternativ
kann die gleiche Verbindung erhalten werden durch Zugabe von α-Methyl-β-(p-methoxyphenyl)propionsäure (15
g) zu 170 g Polyphosphorsäure
bei 50°C
und Erhitzen des Gemischs für
2 h bei 83–90°. Der Sirup
wird in Eiswasser gegossen. Das Gemisch wird für ½ h gerührt und wird mit Ether (3 ×) extrahiert. Die
Etherlösung
wird mit Wasser (2 ×)
und 5% NaHCO3 (5 ×) gewaschen, bis das gesamte
saure Material entfernt worden ist, und wird über Natriumsulfat getrocknet.
Die Verdampfung der Lösung
ergibt 9,1 g des Indanons als ein blassgelbes Öl.
-
(C) (Z)-6-Methoxy-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
Gemäß den in
Beispiel 1, Teile D–G
beschriebenen Verfahren wird diese Verbindung erhalten durch Substituieren
von 6-Methoxy-2-methylindanon für
6-Fluor-2-methylindanon in Teil D des Beispiels 1.
-
Beispiel 35
-
(Z)-5-Methoxy-2-methyl-(4-pyridinyliden)-3(N-benzyl)-indenylacetamid
-
(A) Ethyl-5-methoxy-2-methyl-3-indenylacetat
-
Eine
Lösung
von 13,4 g 6-Methoxy-2-methyl-indanon und 21 g Ethylbromacetat in
45 ml Benzol wird über
einen Zeitraum von 5 min zu 21 g Zinkamalgam (hergestellt nach Org.
Syn. Coll. Vol. 3) in 110 ml Benzol und 40 ml trockenem Ether. Es
werden einige wenige Iodkristalle zugegeben, um die Reaktion zu
starten, und das Reaktionsgemisch wird bei einer Rückflusstemperatur
(65°C) mit
externem Erhitzen gehalten. In Intervallen von 3 h werden zwei Chargen
von 10 g Zinkamalgam und 10 g Bromester zugegeben und das Gemisch wird
dann für
8 h unter Rückfluss
erhitzt. Nach Zugabe von 30 ml Ethanol und 150 ml Essigsäure wird
das Gemisch in 700 ml 50% wässrige
Essigsäure
geschüttet.
Die organische Schicht wird abgetrennt und die wässrige Schicht wird zweimal
mit Ether extrahiert. Die vereinigten organischen Schichten werden
gründlich mit
Wasser, Ammoniumhydroxid und Wasser gewaschen. Das Trocknen über Natriumsulfat,
die Verdampfung des Lösungsmittels
im Vakuum gefolgt von Pumpen bei 80° (Badtemperatur) (1–2 ml) ergibt
das rohe Ethyl-(1-hydroxy-2-methyl-6-methoxy-indenyl)acetat (ca.
18 g).
-
Ein
Gemisch des obigen rohen Hydroxyesters, 20 g p-Toluolsulfonsäuremonohydrat
und 20 g wasserfreies Calciumchlorid in 250 ml Toluol werden über Nacht
unter Rückfluss
erhitzt. Die Lösung
wird filtriert und der feste Rückstand
wird mit Toluol gewaschen. Die vereinigte Toluollösung wird
mit Wasser, Natriumbicarbonat, Wasser gewaschen und dann über Natriumsulfat
getrocknet. Nach dem Verdampfen wird das rohe Ethyl 5-methoxy-3-methyl-3-indenylacetat auf
mit Säure
gewaschenem Aluminiumoxid chromatographiert und das Produkt wird
mit Petrolether-ether (v/v 50–100%)
als ein gelbes Öl
eluiert (11,8 g, 70%).
-
(B) (Z)-5-Methoxy-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenylacetamid
-
Gemäß den in
Beispiel 1, Teile E–G
beschriebenen Verfahren wird diese Verbindung erhalten durch Substituieren
von Ethyl-5-methoxy-2-methyl-3-indenylacetat
durch 5-Fluor-2-methindenyl-3-essigsäure in Beispiel 1, Teil E.
-
Beispiel 36
-
(Z)-α-5-Methoxy-2-methyl-(4-pyridinyliden)-3-(N-benzyl)-indenylpropionamid
-
(A) α-(5-Methoxy-2-methyl-3-indenyl)propionsäure
-
Das
Verfahren von Beispiel 35, Teil (A) wird befolgt unter Verwendung
von Ethyl-α-brompropionat
in äquivalenten
Mengen anstelle von Ethylbromacetat, welches darin verwendet wird.
Es wird Ethyl-α-(1-Hydroxy-6-methoxy-2-methyl-1-indenyl)propionat
erhalten, welches auf die gleiche Art und Weise zu Ethyl-α-(5-Methoxy-2-methyl-4-indenyl)propionat
dehydratisiert wird.
-
Der
obige Ester wird verseift, um α-(5-Methoxy-2-methyl-3-indenyl)propionsäure zu erhalten.
-
(B) (Z)-α-5-Methoxy-2-methyl-(4-pyridinyl)-3-(N-benzyl)-α-methylindenylpropionamid
-
Gemäß den in
Beispiel 1, Teile E–G
beschriebenen Verfahren wird diese Verbindung erhalten durch Ersetzen
von α-5-Methoxy-2-methyl-3-indenyl)propionsäure für 5-Fluor-2-methylindenyl-3-essigsäure in Beispiel
1, Teil E.
-
Beispiel 37
-
(Z)-α-Fluor-5-methoxy-2-methyl-(4-pyridinyliden)-3-(N-benzyl)indenylacetamid
-
(A) Methyl-5-methoxy-2-methyl-3-indenyl-α-fluoracetat
-
Ein
Gemisch aus Kaliumfluorid (0,1 Mol) und Methyl-5-methoxy-2-methyl-3-indenyl-α-tosyloxyacetat (0,05
Mol) in 200 ml Dimethylformamid wird unter Stickstoff bei der Rückflusstemperatur
für 2–4 h erhitzt.
Das Reaktionsgemisch wird abgekühlt,
in Eiswasser geschüttet
und dann mit Ether extrahiert. Die Etherlösung wird mit Wasser, Natriumbicarbonat
gewaschen und über
Natriumsulfat getrocknet. Die Verdampfung des Lösungsmittels und Chromatographie
des Rückstands
auf einer mit Säure
gewaschenen Aluminiumoxidsäule (300
g) unter Verwendung von Ether-petrolether (v/v 20–50%) als
Elutionsmittel ergibt das Produkt Methyl-5-methoxy-2-methyl-3-indenyl-α-fluoracetat.
-
(B) (Z) α-Fluor-5-methoxy-2-methyl-(4-pyridinyliden)-3-(N-benzyl)indenylacetamid
-
Gemäß den in
Beispiel 1, Teile E–G
beschriebenen Verfahren wird diese Verbindung erhalten durch Substituieren
von Methyl-5-methoxy-2-methyl-3-indenyl-α-fluoracetat
für 5-Fluor-2-methylindenyl-3-essigsäure in Beispiel
1, Teil E.
-
Für das Einbringen
des Teils = CH-Y in Schema III kann ein beliebiger der geeigneten
heterozyklischen Aldehyde verwendet werden, entweder im Fall einer
basenkatalysierten Kondensation direkt oder in einer Wittig-Reaktion
in einer alternativen Route. Die Aldehyde, welche verwendet werden
können,
sind in Tabelle 1 unten aufgeführt:
-
Tabelle 1
-
- Pyrrol-2-aldehyd
- Pyrimidin-2-aldehyd
- 6-Methylpyridin-2-aldehyd
- 1-Methylbenzimidazol-2-aldehyd
- Isochinolin-4-aldehyd
- 4-Pyridincarboxaldehyd
- 3-Pyridincarboxaldehyd
- 2-Pyridincarboxaldehyd
- 4,6-Dimethyl-2-pyridincarboxaldehyd
- 4-Methyl-2-pyridincarboxaldehyd
- 4-Chinolincarboxaldehyd
- 3-Chinolincarboxaldehyd
- 2-Chinolincarboxaldehyd
- 2-Chlor-3-chinolincarboxaldehyd
- Pyrazinaldehyd
(hergestellt wie von Rutner et al., JOC
1963, 28, 1898–99
beschrieben)
- Pyridazin-3-aldehyd
(hergestellt wie von Heinisch et al.,
Monatshefte für
Chemie 108, 213–224,
1977 beschrieben)
- Pyrimidin-4-aldehyd
(hergestellt wie von Bredereck et al.,
Chem. Ber. 1964, 97, 3407–17
beschrieben)
- 2-Methyl-pyrimidin-4-aldehyd
(hergestellt wie von Bredereck
et al., Chem. Ber. 1964, 97, 3407–17 beschrieben)
- Pyridazin-4-aldehyd
(hergestellt wie von Heinisch et al.,
Monatshefte für
Chemie 104, 1372–1382
(1973) beschrieben)
- 1-Methylindol-3-carboxaldehyd
- 1-Acetyl-3-indolcarboxaldehyd
-
Die
obigen Aldehyde können
in den obigen Reaktionsschemata in Kombination mit verschiedenen
geeigneten Aminen verwendet werden, um die erfindungsgemäßen Verbindungen
herzustellen. Beispiele für
geeignete Amine sind in Tabelle 2 unten aufgezählt:
-
Tabelle 2
-
- Benzylamin
- 2,4-Dimethoxybenzylamin
- 2-Methoxybenzylamin
- 2-Fluorbenzylamin
- 4-Dimethylaminobenzylamin
- 4-Sulfonaminobenzylamin
- 1-Phenylethylamin (R-Enantiomer)
- 2-Amino-2-phenylethanol (S-Enantiomer)
- 2-Phenylgylcinonitril (S-Enantiomer)
-
Beispiel 38
-
(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)indenylacetamidhydrochlorid
-
(Z)-5-Fluor-2-methyl-(4-pyridinyliden)-3-(N-benzyl)indenylacetamid
(1396 g; MW 384,45; 3,63 Mol) aus Beispiel 1 wird bei 45°C in Ethanol
(28 l) gelöst.
Schrittweise wird wässrige
HCl (12 Mol; 363 ml) zugegeben. Das Reaktionsgemisch wird unter
Rückfluss
für 1 h
erhitzt, auf Raumtemperatur abgekühlt, dann bei –10°C für 3 h gelagert.
Der resultierende Feststoff wird abgefiltert, mit Ether gewaschen
(2 × 1,5
l) und wird über
Nacht luftgetrocknet. Das Trocknen unter Vakuum bei 70°C für 3 Tage
ergibt (Z)-5-Fluor-2-methyl-(4-pyridyliden)-3-(N-benzyl)indenylacetamidhydrochlorid
mit einem Schmelzpunkt von 207–209°C (R1 = F, R2 = CH3, R3 = H, R4 = H, R5 = H, R6 = H, R7 = H, n
= 1, m = 1, Y = 4-Pyridinyl·Hydrochlorid).
Ausbeute: 1481 g (97%; 3,51 Mol); MW: 420,91 g/Mol.
1H-NMR (DMSO-d6):
2,18 (s, 3 =C-CH3); 3,54 (s, 2, =CH2CO); 4,28 (d, 2, NCH2);
6,71 (m, l, ar); 7,17 (m, 8, ar); 8,11 (d, 2, ar; AB-System); 8,85
(m, 1, NH); 8,95 (d, 2, ar., AB-System); IR (KRb): 3432 NH; 1635
C=O; 1598 C=C.
-
Biologische Wirkungen
-
(A) Wachstumshemmung
-
Die
Verbindung von Beispiel 1 wurde untersucht im Hinblick auf ihre
Wirksamkeit der Wachstumshemmung auf die humane Kolonkarzinomzelllinie
SW-480, erhalten von der ATCC (Rockville, MD), um den Grad der Wachstumshemmung
zu ermitteln. Die Wachstumshemmung dieser Zelllinie ist hinweisend
auf einen Nutzen bei präkanzerösen Läsionen und
Neoplasien. Die Zelllinie und der für solche Experimente verwendete Wachstumsassay
sind gut charakterisiert und werden verwendet, um die antineoplastischen
Eigenschaften von NSAIDs zu bewerten. Der Assay wird vom National
Cancer Institute der Vereinigten Staaten in dessen Screening-Programm
für neue
Antikrebsmittel verwendet.
-
Stammlösungen der
Arzneimittel wurden in 100% DMSO hergestellt und wurden dann mit
RPMI-Medium für
die Untersuchungen der Zellkultur verdünnt. Alle Arzneimittellösungen wurden
frisch am Tag der Untersuchung hergestellt. Die kultivierten Zellen
wurden mit Passage #99 erhalten und im RPMI-Medium, welches mit 5% fötalem Kälberserum
und 2 mmol Glutamin, 100 U/ml Penicillin, 100 U/ml Streptomycin
und 0,25 μg/ml
Amphotericin ergänzt
war, angezogen. Die Kulturen wurden in einer angefeuchteten Atmosphäre von 95%
Luft und 5% CO2 bei 37°C gehalten. Die Kulturen wurden
passagiert, wenn die Dichte noch nicht konfluent war, unter Verwendung
einer Lösung von
0,05% Trypsin und 0,35 mmol EDTA. Die Zellen wurden mit 1000 Zellen/Well
in 96 Well-Flachbodenmikrotiterplatten ausplattiert.
-
Die
Wachstumshemmung der Tumorzellen wurde bewertet unter Verwendung
des Sulforhodamin B (SRB)-Proteinbindungsassays. In diesem Assay
werden Tumorzellen in 96-Well-Platten ausplattiert und mit einem
Arzneimittelhaltigen Medium für
6 Tage behandelt (ständige
Exposition). Für
jede Platte werden 6 Wells als Kontrollen ohne Behandlung bestimmt,
6 Wells als Kontrollen für
das Vehikel (0,1% DMSO) und die restlichen Wells für Arzneimittelverdünnungen,
wobei pro Arzneimittelkonzentration 3 Wells verwendet wurden. Am Ende
des Expositonszeitraums wurden die Zellen fixiert und mit Sulforhodamin
B, einem Proteinbindungsfarbstoff gefärbt. Der Farbstoff wurde dann
solubilisiert und die optische Dichte der resultierenden Lösung wurde in
einem Lesegerät
für 96
Well-Platten bestimmt. Die mittlere Farbstoffintensität der behandelten
Wells wurde dann durch die mittlere Farbstoffintensität der Kontroll-Wells
(6 Wells jeweils) dividiert, um die Wirkung des Arzneimittels auf
die Zellen zu bestimmen. Die Farbstoffintensität ist proportional zur Anzahl
der Zellen oder zur Menge an Protein pro Well. Der resultierende
Wert "Prozent Inhibition" stellt dann das
Ausmaß der
Wachstumshemmung dar, welche durch das Arzneimittel verursacht wird.
-
Für jedes
Experiment wurde ein IC50-Wert bestimmt
und zu Vergleichszwecken verwendet. Dieser Wert ist äquivalent
mit der Konzentration des Arzneimittels, welche benötigt wird,
um das Tumorzellwachstum um 50% zu hemmen. Der IC50-Wert
wurde graphisch erhalten durch Verbinden der Mittelwerte für jede untersuchte
Arzneimittelkonzentration. Jedes Experiment umfasste mindestens
3 Wells pro Arzneimittelkonzentration. Die Konzentration wurde in
einem logarithmischen Maßstab
auf der X-Achse aufgetragen. Der IC50-Wert, welche
für die
Verbindung aus Beispiel 1 erhalten wurde, betrug 0,724 für die SW-480-Zelllinie.
-
(B) Hemmung der Cyclooxigenase
(COX)
-
COX
katalysiert die Bildung von Prostaglandinen und Thromboxan durch
den oxidativen Metabolismus der Arachidonsäure. Die Verbindung von Beispiel
1 dieser Erfindung und eine Positivkontrolle (Sulindacsulfid) wurden
bewertet, um zu bestimmen, ob sie die gereinigte Cyclooxigenase
des Typs I (siehe Tabelle 3 unten) inhibierten.
-
Die
erfindungsgemäßen Verbindungen
wurden im Hinblick auf hemmende Wirkungen auf die gereinigte COX
bewertet. Die COX wurde aus Samenblasen von Widdern gereinigt, wie
es von Boopathy, R. und Balasubramanian, J., 239: 371–377, 1988
beschrieben wird. Die COX-Aktivität wurde untersucht, wie es
von Evans, A. T., et al., "Actions
of Cannabis Constituents on Enzymes Of Arachidonate Metabolism Anti-Inflammatory
Potential," Biochem.
Pharmacol., 36: 2035–2037,
1987 beschrieben wird. Kurz gesagt, gereinigte COX wurde mit Arachidonsäure (100 μM) für 2,0 min
bei 37°C
in Gegenwart oder Abwesenheit der Testverbindungen inkubiert. Der
Assay wurde beendet durch die Zugabe von TCA, und die COX-Aktivität wurde
durch die Extinktion bei 530 nm bestimmt.
-
-
(C) Apoptose
-
Die
Apoptose wurde gemessen unter Verwendung eines Assays für den Zelltod,
welcher auf den morphologischen Charakteristika von apoptotischen
Zellen basiert (d. h. kondensiertes Chromatin). Die Präparation
der Arzneimittel und die Zellkulturbedingungen waren die gleichen
wie im Fall des oben beschriebenen SRB-Assays, außer dass
humane Kolonkarzinomzellen HT-29 verwendet wurden. Die konfluenten
Kulturen wurden in 12,5 cm2-Flaschen durch
Ausplattieren von 0,5 × 10⁶ Zellen/Flasche hergestellt. Die Kulturen wurden
durch Fluoreszenzmikroskopie nach einer Markierung mit Acridinorange
und Ethidiumbromid im Hinblick auf Apoptose untersucht. Schwimmende
und angeheftete Zellen wurden durch Trypsinierung gesammelt und dreimal
mit PBS gewaschen. Aliquots von 1 ml wurden zentrifugiert (3 g).
Das Pellet wurde in 25 μl
Medium und 1 μl
eines Farbstoffgemischs, welches 100 μg/mol Acridinorange und 100 μg/ml Ethidiumbromid,
hergestellt in PBS enthielt, resuspendiert und sanft gemischt. 10 μl des Gemischs
wurden auf einem Mikroskopobjektträger platziert und mit einem
Deckgläschen
von 22 mm2 bedeckt, und wurden mit 40 × Trockenobjektiven unter
Auflichtbeleuchtung durch eine Filterkombination untersucht.
-
Ein
Wissenschaftler, welchem die Identität der Proben nicht bekannt
war, zählte
mindestens 100 Zellen pro Probe. Apoptotische Zellen wurden identifiziert
durch die nukleäre
Kondensation des Chromatins, gefärbt
durch das Acridinorange oder Ethidiumbromid. Die Ergebnisse sind
in Tabelle 4 unten dargestellt.
-
Tabelle
4
Apoptosewirkungen der Verbindungen
-
Die
Apoptose wurde auch gemessen basierend auf der Menge an fragmentierter
DNA, welche in den Zelllysaten enthalten war. Kurz gesagt, SW-480-Kolonadenokarzinomzellen
wurden in 96-Well-Mikrotiterplatten ("MTP")
mit einer Dichte von 10 K Zellen/Well in 180 μl ausplattiert und wurden für 24 h inkubiert.
Dann wurden die Zellen mit 20 μl
Aliquots einer geeignet verdünnten
Verbindung behandelt, und für
weitere 48 h inkubiert.
-
Nach
der Inkubation wurden die Proben gemäß der folgenden Schritte präpariert.
Die MTP wurde zentrifugiert (15 min, 1000 rpm) und der Überstand
wurde vorsichtig durch ein schnelles Umdrehen der MTP entfernt.
Die Zellpellets in jedem Well wurden in 200 μl Lysepuffer resuspendiert und
für 45
min bei Raumtemperatur inkubiert, um die Zellen zu lysieren. Die
Lysate wurden dann zentrifugiert (15 min, 1000 rpm) und 20 μl Aliquots
des Überstands
(= cytoplasmische Fraktion) wurden zur Analyse in eine mit Streptavidin
beschichtete MTP übertragen.
Es wurde darauf geachtet, dass die lysierten Pellets in der MTP
nicht geschüttelt
wurden (= Zellnuklei, enthaltend unfragmentierte DNA mit hohem Molekulargewicht).
Die Proben wurden sofort untersucht, da eine Lagerung bei 4°C oder 20°C die ELISA-Signale
verringert.
-
Die
Proben wurden dann gemäß einem
DNA-Fragmentierungsassayprotokoll bearbeitet, es wurden Dosis-Wirkungskurven
erzeugt, basierend auf den Werten der optischen Dichte. Die Quantifikation
der DNA wurde durchgeführt
durch einen kommerziell erhältlichen
photometrischen Enzymimmunoassay, hergestellt von Mannheim-Boehringer
unter dem Namen "Cell
Death Detection ELISAplus". Der Assay basiert
auf einem quantitativen Sandwich-Enzym-Immunoassyprinzip
unter Verwendung von monoklonalen Maus-Antikörpern, welche gegen DNA bzw.
Histone gerichtet sind. Dies ermöglicht
die spezifische Bestimmung von Mono- und Oligonukleosomen in den
cytoplasmischen Fraktionen der Zelllysate. Kurz gesagt, ist das
Assayverfahren wie folgt. Die Probe (Zelllysat, Serum, Kulturüberstand
usw.) wird in eine mit Streptavidin beschichtete MTP platziert.
Danach wird ein Gemisch von Anti-Histon-Biotin
und Anti-DNA-POD von einer Inkubation von 2 h gefolgt. Während der
Inkubationsdauer bindet der Anti-Histon-Antikörper an die Histonkomponente
der Nukleosomen und fixiert gleichzeitig den Immunkomplex an die
mit Steptavidin beschichtete MTP über die Biotinylierung. Zusätzlich reagiert
der Anti-DNA-POD-Antikörper
mit der DNA-Komponente der Nukleosomen. Nach der Entfernung von
nicht gebundenen Antikörpern
durch einen Waschschritt wird die Menge der Nukleosomen quantifiziert
durch die im Immunkomplex zurückgehaltene
POD. Die POD wird photometrisch mit ABTS® (2,2'-Azino-di[3-ethylbenzthiazolin-sulfonat])*
als Substrat bestimmt.
-
Die
Stimulationsverstärkung
(FS "fold stimulation" = ODmax/ODveh),
ein Indikator der Apoptosereaktion, wurde für jede untersuchte Verbindung
bestimmt. Die EC50-Werte wurden entweder
speziell durch eine Software zur Datenanalyse bestimmt oder bezogen
auf den wirksamen Konzentrationsbereich jeder Verbindung bestimmt
(ECR = min. wirksame Dosis – min.
Dosis zur Peakwirkung). Diese FS- und EC50-Werte
für die untesuchten
Verbindungen sind oben in Tabelle 4 aufgeführt.
-
Außerdem wurde
unter Verwendung des obigen DNA-Fragmentierungstests eine Dosiswirkung
für die Verbindung
von Beispiel 1 erhalten. Diese Daten sind in Tabelle 5 dargestellt. Tabelle
5
| Dosis
(μM) | Apoptosespiegel
(Mittlerer OD-Wert ± SD) |
| 0,5 | 0,186 ± 0,008 |
| 1,0 | 0,207 ± 0,061 |
| 5,0 | 0,208 ± 0,073 |
| 10 | 0,296 ± 0,050 |
| 50 | 0,500 ± 0,048 |
| 100 | 0,633 ± 0,053 |
| 500 | 0,659 ± 0,012 |
-
Die
erfindungsgemäßen Verbindungen
können
mit pharmazeutisch akzeptablen Trägern in Einheitsdosisformen
auf konventionelle Art und Weise formuliert werden, so dass der
Patient, welcher einer Therapie gegen präkanzeröse Läsionen bedarf, periodisch (z.
B. einmal oder mehrmals pro Tag) eine erfindungsgemäße Verbindung
einnehmen kann. Die exakte Anfangsdosis der erfindungsgemäßen Verbindungen
kann durch angemessenes Experimentieren bestimmt werden. Der Fachmann
sollte verstehen, dass die anfängliche
Dosierung ausreichend sein sollte, um eine Blutplasma konzentration
zu erreichen, welche sich dem Prozentsatz des IC50-Werts
der Verbindung annähert,
wobei der Prozentsatz von der chemopräventiven oder chemotherapeutischen
Indikation abhängt.
Die Berechnung der anfänglichen
Dosierung zieht auch mehrere Faktoren in Betracht, wie etwa die
Formulierung und die Art der Verabreichung der bestimmten Verbindung,
z. B. oral oder intravenös.
Wenn man von einem Patienten mit einem durchschnittlichen Kreislaufsystemvolumen
von etwa 4 l ausgeht, würde
man, basierend auf den IC50-Werten der erfindungsgemäßen Verbindungen,
beispielsweise eine Dosierung von etwa 0,6 mg bis 4,0 g solcher
Verbindungen bei einer intravenösen
Verabreichung berechnen, um eine systemische Kreislaufkonzentration
zu erreichen, welche äquivalent
ist mit der IC50-Konzentration.
-
Die
erfindungsgemäßen Verbindungen
sind auch cGMP-spezifische PDE-Inhibitoren,
wie i
EP 0,881,330B (US-Patentanmeldung
mit der Seriennummer 09/046,739, eingereicht am 24. März 1998)
gelehrt wird. Die Verbindungen können
im Hinblick auf die inhibitorische Wirkung auf die Phosphodiesteraseaktivität untersucht
werden unter Verwendung eines der Enzyme, welche aus einer beliebigen
Tumorzelllinie, wie etwa HT-29 oder SW-480 isoliert wurden. Die
Phosphodiesteraseaktivität
kann bestimmt werden unter Verwendung der im Fachgebiet bekannten
Verfahren, wie etwa einem Verfahren unter Verwendung von radioaktivem
zyklischem
3H GMP (cGMP) (zyklisches 3',5'-Guanosinmonophosphat) als das Substrat
für das
PDE5-Enzym. (Thompson, W. J., Teraski, W. L., Epstein, P. M., Strada,
S. J., Advances in Cyclic Nucleotide Research, 10: 69–92, 1979,
welches hierin als Referenz enthalten ist). Kurz gesagt, eine Lösung mit
einer definierten, für
das Substrat
3H-cGMP spezifischen Aktivität (0,2 μM; 100 000
cpm; mit 40 mM Tris-HCl (pH 8,0), 5 mM MgCl
2 und 1
mg/ml BSA) wird mit dem zu untersuchenden Arzneimittel in einem
Gesamtvolumen von 400 μl
gemischt. Das Gemisch wird bei 30°C
für 10
min mit teilweise gereinigter cGMP-spezifischer PDE inkubiert, welche
aus HT-29-Zellen isoliert wurde. Die Reaktionen werden beispielsweise
durch Kochen des Reaktionsgemischs für 75 sec beendet. Nach dem
Abkühlen
auf Eis werden 100 μl
0,5 mg/ml Schlangengift (O. Hannah-Gift, erhältlich von Sigma) zugegeben
und für
10 min bei 30°C
inkubiert. Diese Reaktion wird dann durch die Zugabe eines Alkohols,
z. B. 1 ml 100% Methanol beendet. Die Assayproben werden auf eine
Anionenchromatographiesäule (1
ml Dowex von Aldrich) aufgetragen und mit 1 ml 100% Methanol gewaschen.
Die Menge der Radioaktivität im
Durchschlag und in den Waschlösungen
auf den Säulen
wird dann mit einem Szintillationscounter gemessen. Das Ausmaß der PDE5-Hemmung wird durch
Berechnen der Menge der Radioaktivität in den mit Arzneimittel behandelten
Reaktionen und Vergleichen mit einer Kontrollprobe (ein Reaktionsgemisch
ohne die untersuchte Verbindung) bestimmt.
-
Unter
Verwendung solcher Protokolle besaß der cGMP-spezifische PDE-Inhibitor von Beispiel
1 einen IC50-Wert von 0,68 μM bei Verwendung
von HT-29-Zellextrakten.