-
Die
vorliegende Erfindung betrifft verbesserte pharmazeutische Zusammensetzungen
zur Inhalation und die Verwendung von gestreckten Wirkstoff- und/oder
Trägerteilchen
darin.
-
Zahlreiche
Medikamente, insbesondere diejenigen zur Behandlung von Zuständen der
Atmungsorgane wie Asthma, werden durch Inhalation verabreicht. Da
der Wirkstoff direkt auf das Zielorgan wirkt, können viel kleinere Mengen des
aktiven Bestandteils verwendet werden, wodurch etwaige potentielle
Nebenwirkungen minimiert werden, die als Ergebnis systemischer Absorption
verursacht werden. Die Wirksamkeit dieses Verabreichungsweges wird
durch die Probleme beschränkt,
die bei der Zurverfügungstellung
geeigneter und konsistenter Dosierungen für die Lunge angetroffen werden.
Die derzeit verfügbaren Übertragungssysteme sind
Druck-Dosierinhalatoren, Vernebler und Trockenpulverinhalatoren.
-
Dosierinhalatoren
erfordern eine gute Koordination von Auslösung und Inhalation, um eine
konsistente Dosisverabreichung zu erreichen; diese Koordination
kann für
manche Patienten schwierig sein. Vernebler sind wirksam, aber relativ
kostspielig und voluminös
und werden als Ergebnis hauptsächlich
in Krankenhäusern
verwendet. Eine Vielzahl von Trockenpulverinhalatoren wurden entwickelt,
und die mit der Verwendung von Dosierinhalatoren verbundenen Koordinationsprobleme
treffen nicht zu, da Trockenpulverinhalatoren auf der Einatmungswirkung
des Patienten zur Erzeugung einer feinen Wolke von Wirkstoffteilchen
beruhen.
-
Es
wurde festgestellt, daß Medikamente
zur Verabreichung durch Inhalation eine kontrollierte Teilchengröße besitzen
sollten, um ein maximales Eindringen in die Lunge zu erreichen,
bevorzugt im Bereich von 1 bis 10 μm Durchmesser. Unglücklicherweise
besitzen Pulver in diesem Teilchengrößenbereich, z. B. mikronisierte
Pulver, ein hohes Schüttvolumen
und besitzen sehr schlechte Fließeigenschaften aufgrund der
Kohäsionskräfte zwischen
den individuellen Teilchen. Diese Eigenschaften erzeugen Handhabungs-
und Dosierschwierigkeiten während
der Herstellung des Medikamentenpulvers und, besonders wichtig,
beeinträchtigen nachteilig
die genaue Abgabe des Pulvers innerhalb der Inhalationsvorrichtung.
Eine Anzahl von Vorschlägen wurde
in der Literatur gemacht, um die Fließfähigkeit von pharmazeutischen
Trockenpulverformulierungen zu verbessern.
-
GB
1520248 beschreibt die Herstellung weicher Pellets aus feingepulvertem
Natriumcromoglycat, die eine zufriedenstellende Fließfähigkeit
innerhalb des Behälters
der Inhalatorvorrichtung besitzen, aber einen ausreichend niedrigen
inneren Zusammenhalt besitzen, so daß sie zu feineren Medikamententeilchen
zerbrechen, wenn sie in den turbulenten Luftstrom im Mundstück der Vorrichtung
eingeführt
werden. Zahlreiche andere veröffentlichte
Patentanmeldungen legen die Verwendung von Trägermaterialien nahe, z. B.
GB 1402423, insbesondere von gröberen
Trägern
mit Teilchen, deren Größe in einen
bestimmten Bereich fällt,
z. B. GB 1242211, GB 1381872, GB 1410588, GB 1478020 und GB 1571629.
WO 87/05213 beschreibt einen Träger,
der ein Konglomerat aus einem oder mehreren festen wasserlöslichen
Verdünnungsmitteln
und einem Schmiermittel umfaßt,
EP 0260241 beschreibt eine
Trockenpulverzusammensetzung auf Lipidbasis, und
US 5143126 beschreibt ein Verfahren
zur Herstellung von fließfähigen Kornagglomeraten
aus Formoterol und Lactose. Unglücklicherweise
beinhaltet die Auswahl der Teilchengröße des Wirkstoffs und des Exzipienten
und des Verhältnisses
von Wirkstoff zu Exzipient unvermeidlich einen Kompromiß zwischen
angemessenen Volumen- und Fließeigenschaften
zur Dosierung und der gewünschten
Redispergierfähigkeit
des feinteiligen Wirkstoffs im inhalierten Luftstrom.
-
Überraschend
haben wir jetzt gefunden, daß Kristalle
aus Lactosemonohydrat mit hohen Streckverhältnissen bei Einsatz in Pulverzusammensetzungen,
die zur Inhalation geeignet sind, die feine Teilchenfraktion ("fine particle fraction", FPF) des Wirkstoffs
verglichen mit kristallinem Lactosemonohydrat mit niedrigeren Streckverhältnissen
erhöhen
können
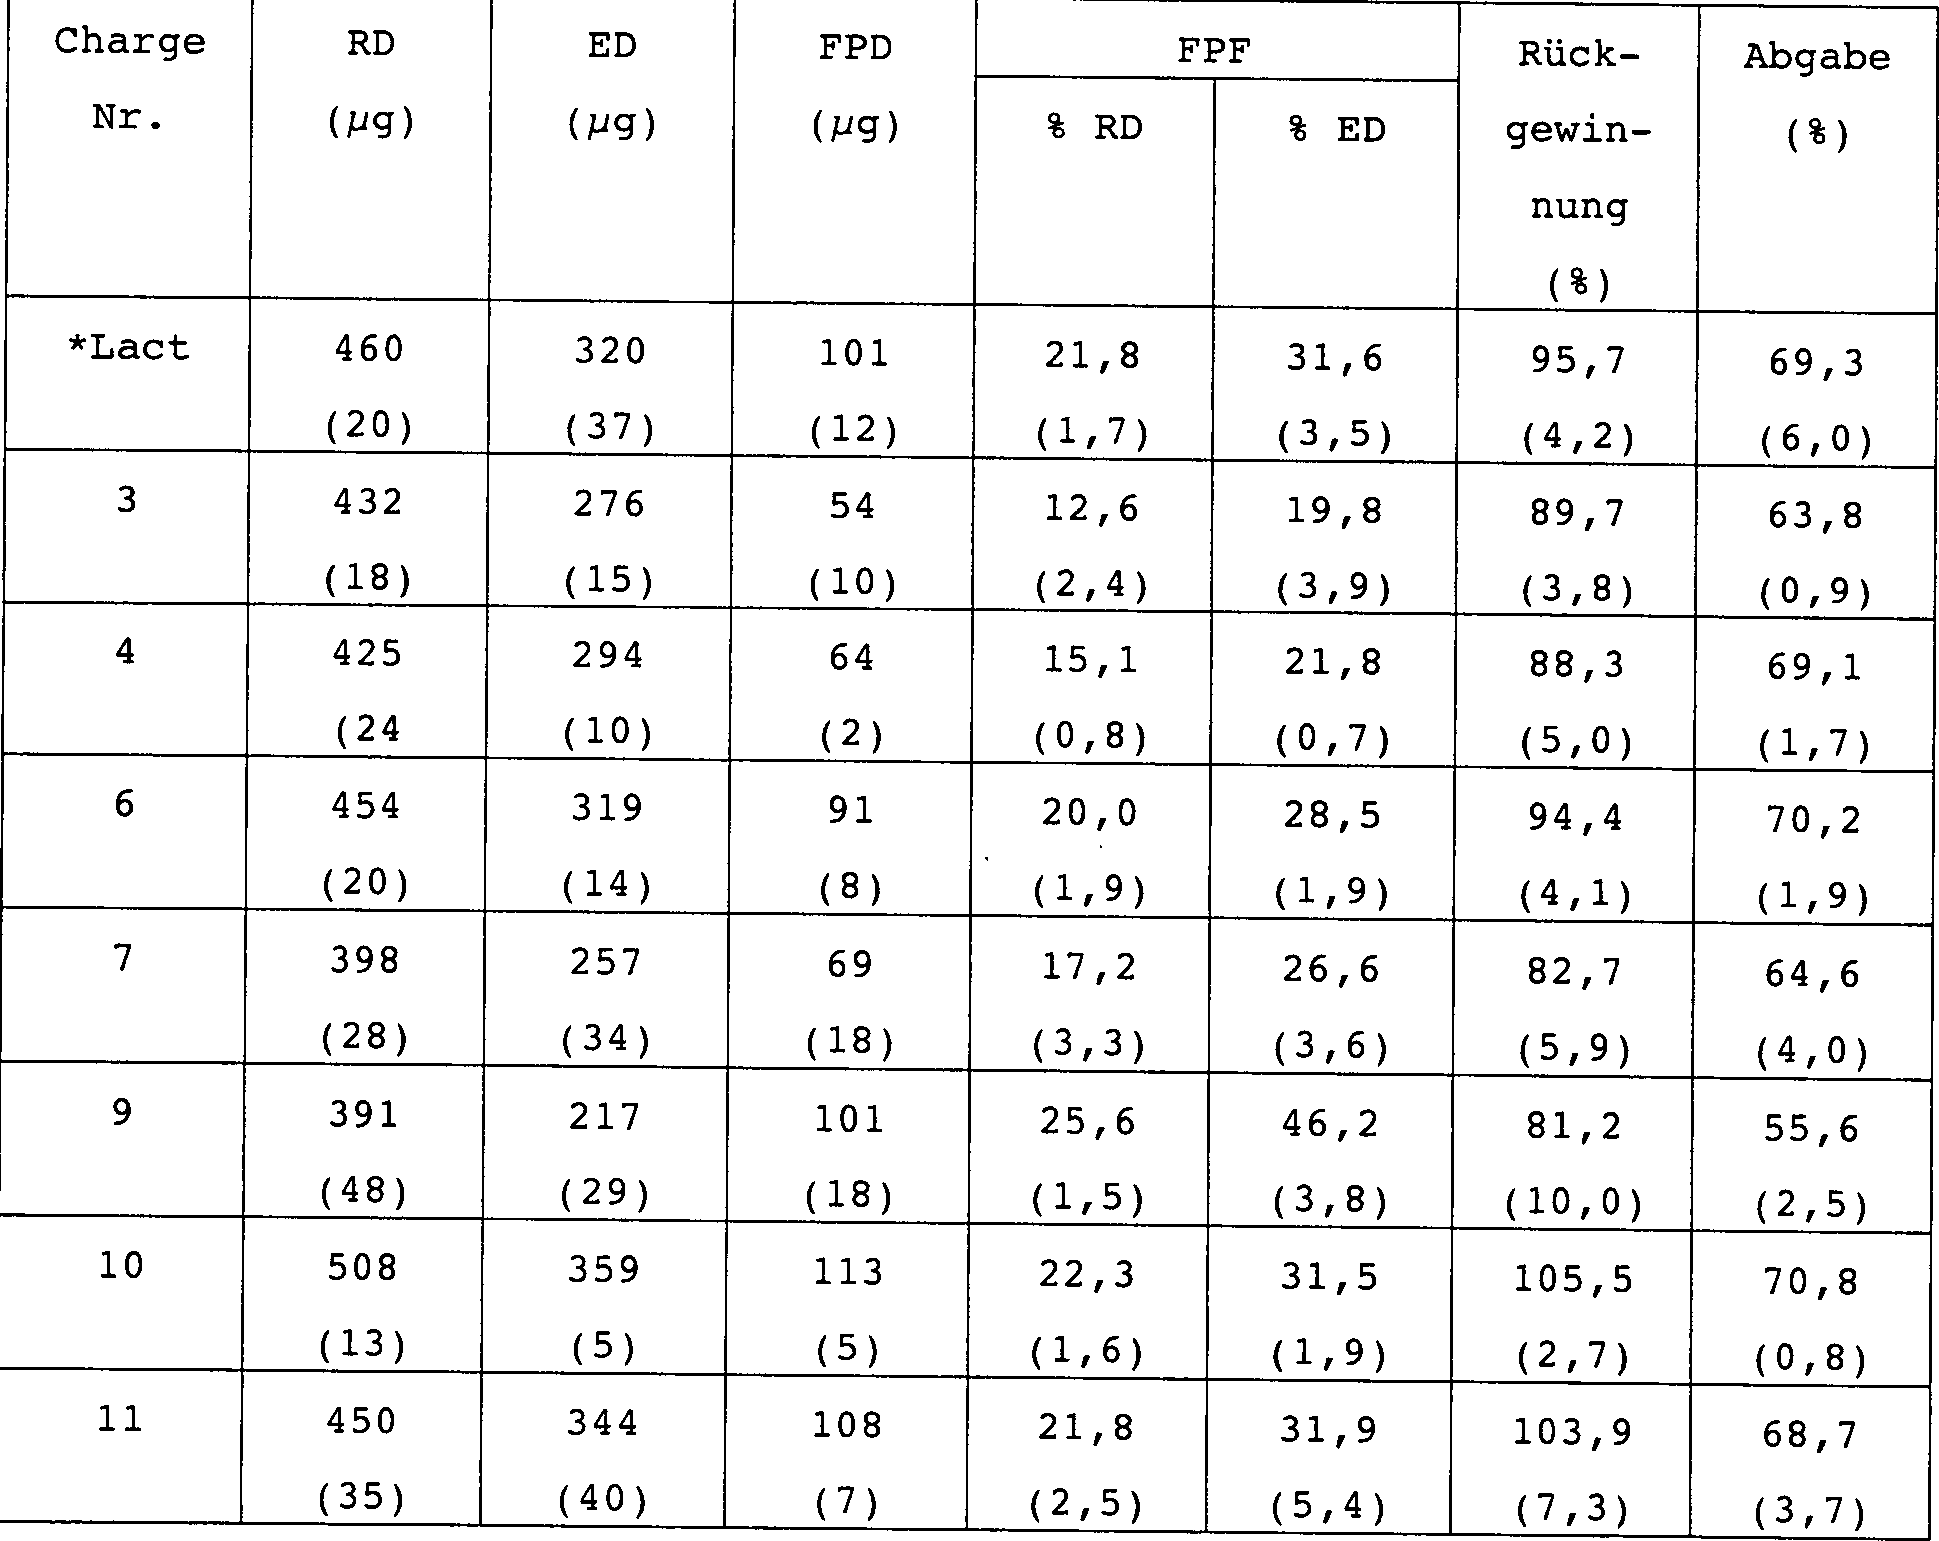
(siehe Tabelle 6). Da erwartet werden kann, daß Formulierungen, die ein höheres FPF
erzeugen, eine höhere
Wirkstofffraktion in die unteren Atemwege übertragen als diejenigen, die ein
niedrigeres FPF erzeugen, stellen Kristalle aus Lactosemonohydrat
mit einem höheren
Streckverhältnis vorteilhafte
Inhalationszusammensetzungen bereit.
-
Entsprechend
stellt die vorliegende Erfindung eine pharmazeutische Zusammensetzung
zur Verabreichung durch Inhalation bereit, die Wirkstoff, der aus
der Gruppe ausgewählt
ist, die aus Salbutamol, Fluticasonpropionat, Beclomethasondipropionat,
Formoterol, Budesonid, Ipratropium, Oxitropium oder einem physiologisch
akzeptablen Salz oder Solvat davon besteht, und Lactosemonohydrat-Kristalle
mit einem Streckverhältnis
im Bereich von 1,55–2,20
umfaßt.
-
Bevorzugt
ist die durchschnittliche Teilchengröße des Trägers im Bereich von 5 bis 1000 μm, besonders
bevorzugt im Bereich von 30 bis 250 μm und am meisten bevorzugt im
Bereich von 50 bis 100 μm.
Typischerweise werden wenigstens 95% der Teilchen eine Größe besitzen,
die in diesen Bereich fällt.
Bevorzugt ist das Streckverhältnis
im Bereich von 1,60–2,10.
-
Die
Fachleute werden einsehen, daß die
erfindungsgemäßen Pulverzusammensetzungen
nach Wunsch eine Kombination aus zwei oder mehr aktiven Bestandteilen
enthalten können.
-
Bevorzugt
ist Salbutamol in Form eines Sulfatsalzes.
-
Die
fertige Pulverzusammensetzung enthält wünschenswert 0,1 bis 90% G/G,
bevorzugt 0,5 bis 75% G/G, speziell 1–50% G/G Medikament relativ
zum Gewicht der Trägerteilchen.
-
Sobald
sie gebildet sind, können
die Trägerteilchen
mit mikrofeinen Teilchen aus einem oder mehreren Wirkstoffen, gegebenenfalls
zusammen mit einem oder mehreren herkömmlichen pharmazeutisch akzeptablen
Bestandteilen unter Verwendung herkömmlicher Techniken zur Herstellung
der erfindungsgemäßen Pulverzusammensetzungen
vermischt werden.
-
Die
erfindungsgemäßen Pulverzusammensetzungen
enthalten gegebenenfalls einen oder mehrere herkömmliche pharmazeutisch akzeptable
Bestandteile, wie Verdünnungsmittel
und Geschmacksstoffe. Die Teilchengröße eines jeden solcher Bestandteile
wird bevorzugt derart sein, um ihre Inhalation in das Bronchialsystem
bei Verabreichung der Pulverzusammensetzung im wesentlichen zu verhindern,
wünschenswert
im Bereich von 50 bis 1000 μm.
-
Die
fertige Pulverzusammensetzung enthält wünschenswert 0,1 bis 90% G/G,
bevorzugt 1 bis 20% G/G von Medikament und 10 bis 99,9% G/G, bevorzugt
50 bis 99% G/G von Trägerteilchen.
-
Kristalle
mit einem kontrollierten Streckverhältnis können durch verschiedene Verfahren
hergestellt werden, z. B. durch Kristallisation einer überkritischen
Flüssigkeit,
wie in WO 95/01324 beschrieben, durch Umkristallisation wie nachfolgend
beschrieben oder durch Züchten
der Kristalle in einem Medium mit variabler Viskosität wie nachfolgend
beschrieben.
-
Gestreckte
Kristalle können
durch Umkristallisation aus herkömmlichen
Lösungsmitteln
unter kontrollierten Bedingungen hergestellt werden. Zum Erhalt
von Kristallen einer zur Inhalation geeigneten Größe und Form
(um die Notwendigkeit zur Mikronisierung zu vermeiden), sollte der
zu kristallisierende Stoff in einem Lösungsmittel gelöst werden
und die Lösung
zu einem zweiten Lösungsmittel
gegeben werden, in dem der Stoff nicht löslich ist, aber das mit dem
ersten Lösungsmittel
mischbar ist. Nach Zugabe der Lösung
zum zweiten Lösungsmittel
kristallisiert der Stoff so schnell, daß nur sehr kleine Kristallkeime
hergestellt werden. Rühren
ist bei dieser Technik nicht erforderlich.
-
Zum
Beispiel können
gestreckte Salbutamolsulfat-Kristalle durch Zugabe einer wäßrigen Lösung von Salbutamolsulfat
zu absolutem Ethanol hergestellt werden.
-
Unter
Verwendung dieses Verfahrens haben wir überraschend gefunden, daß die Größe und Form
der Kristalle in vorhersagbarer Weise durch Variation der Konzentration
des zweiten Lösungsmittels
kontrolliert werden können.
Zum Beispiel verändert
sich die Kristallform von Lactose-Teilchen, die durch Zugabe von
Aceton zu einer wäßrigen Lösung von
Lactose erhalten werden, über
eine Tomahawk-Form bei 65–70%
Aceton zu einer Nadelform bei 75% Aceton und darüber. Die Teilchengröße nimmt
mit zunehmender Aceton-Konzentration
ab, und somit es möglich,
das gewünschte
Streckverhältnis
durch Auswahl der geeigneten Aceton-Konzentration zu erhalten.
-
Gestreckte
Kristalle können
in einem Medium mit variabler Viskosität hergestellt werden durch:
- a) Auflösen
des zu kristallisierenden Stoffes in einem Medium, in dem die Viskosität des Mediums
eingestellt werden kann;
- b) Anwenden eines Mittels zur Einstellung der Viskosität des Mediums,
bis ein Gel mit einer scheinbaren Viskosität im Bereich von 25 bis 90
Pa·s
bei einer Schergeschwindigkeit von 1 s–1 erreicht
ist;
- c) Durchführung
von Kristallwachstum;
- d) Anwenden eines Mittels zur Einstellung der Viskosität des Mediums,
bis eine Flüssigkeit
mit einer scheinbaren Viskosität
von weniger als 25 Pa·s
bei einer Schergeschwindigkeit von 1 s–1 erreicht
ist; und
- e) Gewinnen der Kristalle.
-
Das
Mittel zur Einstellung der Viskosität des Mediums kann z. B. Temperaturveränderung,
Ultraschall, Thixotropie, Elektrorheologie (Anlegen eines elektrischen
Stroms), mechanische Scherung, ein chemisches Additiv (z. B. Natriumchlorid
oder Ethanol) oder pH-Veränderung
sein. Bevorzugt ist das Mittel zur Einstellung der Viskosität des Mediums
pH-Veränderung.
-
Das
Medium kann in Form einer wäßrigen oder
organischen Lösung
eines Polymers sein. Bevorzugt ist das Medium eine wäßrige Lösung eines
Polymers.
-
Bevorzugt
muß das
Medium, das zur Herstellung der Kristalle verwendet wird, die als
Wirkstoff oder Träger
in Trockenpulver-Inhalationsformulierungen verwendet werden sollen,
zumindest die folgenden Kriterien erfüllen. Zuerst sollte das Medium
zur Verwendung als pharmazeutischer Bestandteil zur inneren Anwendung
geeignet sein. Zweitens sollte das Medium bevorzugt effizient von
der Oberfläche
der Kristalle entfernbar sein, um nicht physikochemische Eigenschaften
der Kristalle zu beeinträchtigen
und, ganz besonders wichtig, um die Möglichkeit zur Einführung einer
solchen Verbindung in die Atemwege zu minimieren. Drittens kann
die Konsistenz oder Viskosität
des Mediums so kontrolliert werden, daß nach der Kristallisation
die Masse der Kristalle leicht und ohne eine heftige Behandlung
gewonnen werden kann, die die Morphologie der Kristalle verändern könnte.
-
Bevorzugt
ist das Polymer, das das Medium umfaßt, ein Carbomer. Carbomere,
eine Gruppe von Polyacrylsäure-Polymeren,
die mit entweder Allylsaccharose oder Allylethern von Pentaerythrit
vernetzt sind, stellen ein Medium bereit, das die zuvor genannten
Kriterien erfüllt.
Carbomere werden weithin als Suspendiermittel, Emulgatoren oder
Tablettenbindemittel in der pharmazeutischen Industrie verwendet.
Carbomer-Gele wurden ebenfalls als Bioadhäsionsträger für mukoadhäsive Wirkstoffübertragungsformulierungen eingesetzt,
um die Wirkstoffverweilzeit an der Anwendungsstelle zu verlängern. Es
ist bekannt, daß die
Viskosität
von Carbomer-Gelen von der Polymerkonzentration abhängt (Barry
und Meyer, Int. J. Pham. 1979; 2; 1–25), und daher ist es möglich, eine
minimale Viskosität
zu erhalten, die die Kristalle ohne substantielle Hemmung des Kristallwachstums
suspendieren kann. Die Viskosität
des Carbomer-Gels verändert
sich reversibel mit dem pH-Wert der Lösung (Barry und Meyer, Int.
J. Pharm. 1979; 2; 27–40).
Carbomere dispergieren in Wasser unter Bildung saurer kolloidaler
Lösungen
mit niedriger Viskosität,
die bei Neutralisation hochviskose Gele erzeugen. Die Viskosität erreicht
ein Maximum bei pH 6–11,
aber ist beträchtlich
reduziert, falls der pH weniger als oder größer als 12 ist. Daher kann
die Kristallisation in einem neutralisierten Carbomer-Gel durchgeführt werden.
Darauf kann das Gel zu einer Flüssigkeit
durch Ansäuerung
umgewandelt werden, so daß die Kristalle
leicht gewonnen werden können.
Zur Entfernung des Mediums von der Oberfläche der Kristalle ist ein Lösungsmittel
erforderlich, in dem das Carbomer löslich ist, aber die Kristalle
unlöslich
sind. Carbomere sind löslich
sowohl in Ethanol als auch in Glycerin, wohingegen die bevorzugten
Kristalle, Lactose, in diesen Lösungsmitteln
unlöslich
sind. Daher kann jeder adsorbierte Carbomerrückstand an Lactose kristallen
leicht durch Waschen der Kristalle mit entweder Ethanol oder Glycerin
entfernt werden, ohne die Morphologie der Kristalle substantiell
zu verändern.
-
Der
pH des Mediums kann durch Zugabe einer wäßrigen Base eingestellt werden,
z. B. kann er durch Zugabe von wäßriger Natriumhydroxid-Lösung angehoben
werden, oder er kann durch Zugabe einer wäßrigen Säure abgesenkt werden, z. B.
kann er durch die Zugabe von Salzsäure abgesenkt werden.
-
Am
meisten bevorzugt ist das Medium ein Carbopol 934TM-Gel.
Bevorzugt ist das Gel eine wäßrig Dispersion
von Carbopol 934TM mit einer Konzentration
von wenigstens 0,4% G/G. Bevorzugt ist die Konzentration von Carbopol
934TM im Bereich von 0,4–0,8% G/G.
-
Bevorzugt
wird der pH des Carbopol 934TM-Gels zunächst so
eingestellt, daß er
im Bereich von pH 6,5–7,5
ist, wodurch eine scheinbare Viskosität im Bereich von 25–90 Pa·s in Abhängigkeit
von der Konzentration bereitgestellt wird.
-
Bevorzugt
wird der pH des Carbopol 934TM-Gels nach
dem Kristallwachstum so eingestellt, daß er im Bereich von pH 3–3,5 ist,
so daß eine
Flüssigkeit
bereitgestellt wird.
-
Die
Fachleute werden verstehen, daß andere
Carbomere in der vorliegenden Erfindung verwendet werden können, wobei
Konzentrations- und pH-Parameter
durch fachbekannte Verfahren bestimmbar sind.
-
Bevorzugt
wird das Kristallwachstum überwacht,
z. B. durch Verwendung eines optischen Mikroskops, bis die Mehrzahl
der Kristalle zu einer Größe im Bereich
von 50–125 μm gewachsen
ist, besonders bevorzugt 63–90 μm.
-
Der
zu kristallisierende Stoff kann ein Wirkstoff oder ein Träger für Wirkstoffteilchen
sein, geeignet zur Verwendung in einer inhalierten pharmazeutischen
Zusammensetzung, oder kann z. B. ein Additiv für einen Lack sein. Bevorzugt
ist der zu kristallisierende Stoff ein wasserlöslicher Wirkstoff oder ein
Träger.
-
Die
Kristalle können
durch fachbekannte Standardtechniken gewonnen werden. Zum Beispiel
können die
Kristalle durch Filtration oder durch Dekantieren des Überstandes
und Trocknen der Kristalle aufgefangen werden. Bevorzugt werden
die gewonnen Kristalle in einem Lösungsmittel gewaschen, in dem
das Medium löslich
ist und die Kristalle unlöslich
sind.
-
Wenn
das Medium ein Carbomer ist, werden die gewonnen Kristalle bevorzugt
in einem Lösungsmittel gewaschen,
in dem das Carbomer löslich
ist und die Kristalle unlöslich
sind, z. B. Ethanol oder Glycin.
-
Kristalle,
z. B. Lactosemonohydrat-Kristalle, die gemäß dem oben beschriebenen Verfahren
hergestellt wurden, besitzen ein signifikant höheres mittleres Streckverhältnis und
einen signifikant höheren "Oberflächenfaktor" (siehe Tabelle 3)
und einen verbesserten Kristallinitätsgrad (siehe Tabelle 4) und
eine verbesserte Fließfähigkeit
(signifikant kleinerer Gleitwinkel, siehe Tabelle 5) als Kristalle,
die durch eine Standardtechnik mit konstanten Rühren hergestellt werden.
-
Die
erfindungsgemäßen Zusammensetzungen
können
zweckmäßig in einen
Masselagerbehälter,
wie z. B. ein Mehrfachdosis-Reservoir, oder in Einheitsdosisbehältern, wie
z. B. Kapseln, Kartuschen oder Blisterpackungen, gefüllt werden,
die mit einer geeigneten Inhalationsvorrichtung verwendet werden
können,
z. B, wie beschrieben in GB 2041763, WO 91/13646, GB 1561835, GB
2064336, GB 2129691 oder GB 2246299. Solche Inhalatoren, die eine
erfindungsgemäße Zusammensetzung
enthalten, sind neu und bilden einen weiteren Aspekt der Erfindung.
Die Zusammensetzungen der Erfindung sind besonders geeignet zur
Verwendung mit Inhalatorvorrichtungen vom Mehrfachdosisbehältertyp,
in denen die Zusammensetzung, z. B. volumenbezogen, aus einem Massepulverbehälter in
Dosierbehältnisse
abgemessen wird. Die Untergrenze der Pulverübertragung, die genau aus einer
Inhalatorvorrichtung vom Mehrfachdosisbehältertyp abgemessen werden kann,
ist im Bereich von 100 bis 200 μg.
Die Formulierungen der vorliegenden Erfindung sind daher besonders vorteilhaft
für hochwirksame
und damit niedrigdosierte Medikamente, die einen hohen Anteil von
Exzipient zur Verwendung in einer Vorrichtung vom Mehrfachdosisbehältertyp
erfordern.
-
Trockenpulverinhalatoren
werden konstruiert, um eine feste Einheitsdosierung von Medikament
pro Auslösung
zu übertragen,
z. B. im Bereich von 10 bis 5000 μg
Medikament pro Auslösung,
bevorzugt 25 bis 500 μg.
-
Die
Verabreichung von Medikament kann zur Behandlung von milden, moderaten
oder schweren, akuten oder chronischen Symptomen oder zur prophylaktischen
Behandlung indiziert sein. Man wird einsehen, daß die genaue verabreichte Dosis
vom Alter und Zustand des Patienten, dem besonderen verwendeten
Medikament und der Häufigkeit
der Verabreichung abhängen
wird und letztlich in der Verantwortung des behandelnden Arztes
liegen wird. Wenn Kombinationen von Medikament eingesetzt werden,
wird die Dosis jeder Komponente der Kombination allgemein diejenige
sein, die für
jede Komponente eingesetzt wird, wenn sie allein verwendet wird.
Typischerweise kann die Verabreichung ein- oder mehrmals erfolgen,
z. B. 1- bis 8-mal pro Tag, wobei z. B. 1, 2, 3, oder 4 Einheitsdosen
jedes Mal gegeben werden.
-
So
kann z. B. jede Auslösung
25 μg Salmeterol,
100 μg Salbutamol,
25, 50, 125 oder 250 μg
Fluticasonpropionat oder 50, 100, 200 oder 250 μg Beclomethasondipropionat übertragen.
-
Die
vorliegende Erfindung wird durch die folgenden Beispiele veranschaulicht.
-
Beispiele
-
Beispiel 1
-
Herstellung von Lactosemonohydrat-Kristallen
unter Verwendung der Technik mit konstantem Rühren
-
Einstufige
Kristallisation aus wäßriger Lösung – Eine vorher
festgelegte Menge von Lactose (LactochemTM,
Borculo Whey Ltd., Chester, UK) wurde in 100 ml destilliertem Wasser
bei 80°C
gelöst.
Nach Filtrat durch ein Whatman-Filterpapier (< 0,45 μm) wurde die Lösung in
ein 150 ml-Becherglas überführt, das
entweder in ein Eisbad oder ein Wasserbad von 40°C gestellt worden war. Die Lösung wurde
mit 500 U/min (Heidolph Overhead Stirrer, Fisons Laboratory Instruments,
UK) mit einem 4-Schaufel-Rührer
(1 × 30
cm) gerührt,
der sich 2 cm oberhalb des Bodens des Behälters befand. Nach Durchführung der
Kristallisation für
einen vorher festgelegten Zeitraum wurden die Kristalle abfiltriert
und nacheinander mit 60%igem (V/V) bzw. absolutem Ethanol gewaschen.
Die Kristalle ließ man über Nacht
bei Raumtemperatur trocknen, bevor in einem Vakuumofen bei 70°C für 3 h getrocknet
wurde. Nachdem eine kleine Menge einer Probe (ca. 0,5 g) aus jeder
Charge von Lactose zur Messung der Teilchengröße, Form und Oberflächenglattheit
entnommen worden war, wurden die verbleibenden Lactosekristalle
in ein 90 μm-Sieb
geschüttet,
das auf ein 63 μm-Sieb
gestellt worden war. Die Teilchen wurden manuell und langsam für 1 h gesiebt,
um keine Kristalle zu zerreißen.
Die Teilchen wurden in drei Größenfraktionen
unterteilt (< 63,
63–90
und > 90 μm), die gesammelt
und separat gewogen wurden. Die so erhaltenen Lactosekristalle wurden
in ein versiegeltes Fläschchen überführt und
in einen Exsikkator über
Kieselgel gestellt, bis sie zur weiteren Untersuchung gebraucht
wurden. Die erhaltenen Proben sind in der nachfolgenden Tabelle
1 angegeben.
-
Zweistufige
Kristallisation aus wäßriger Lösung – LactochemTM-Lactose (200 g) wurde in 200 ml destilliertem
Wasser von ca. 90°C
aufgelöst.
Die Lösung
(ca. 320 ml) wurde noch heiß durch
ein Whatman-Filterpapier (0,45 μm)
filtriert. Sie wurde dann in ein 500 ml-Becherglas überführt und
mit 500 U/min mit einem 4-Schaufel-Rührer (1 × 3 cm) gerührt, der sich 2 cm oberhalb
des Bodens des Behälters
befand. Lactose wurde dann unter konstan tem Rühren bei Raumtemperatur mit
500 U/min für
2,5 h kristallisiert. Die Kristalle (A) wurden abfiltriert, und
die Mutterlauge wurde zurück
in das Becherglas gegeben und weitere 16 h kristallisieren gelassen,
um Kristalle (B) zu erhalten. Die Chargen (A) und (B) wurden mit
60%igem (V/V) bzw. absolutem Ethanol gewaschen und bei Raumtemperatur über Nacht
trocknen gelassen. Die Lactosekristalle wurden in ein 90 μm-Sieb geschüttet, das
auf ein 63 μm-Sieb
gestellt worden war. Die Teilchen wurden dann manuell und langsam
für 1 h
gesiebt, um keine Kristalle zu zerreißen. Charge (A) wurde in Chargen
13 und 14 klassiert, die einen Teilchengrößenbereich von 63–90 μm bzw. < 63 μm hatten.
Charge (B) wurde in Chargen 15 und 16 klassiert, die einen Teilchengrößenbereich
von 63–90 μm bzw. < 63 μm hatten.
Die Kristalle wurden kann in einem Vakuumofen bei 70°C für 3 h getrocknet.
Die so erhaltenen Lactosekristalle (Chargen 13 bis 16) wurden in
ein versiegeltes Fläschchen überführt und
in einen Exsikkator über
Kieselgel gestellt, bis sie zur weiteren Untersuchung gebraucht
wurden. Die erhaltenen Proben sind in der nachfolgenden Tabelle
1a angegeben.
-
-
-
Beispiel 2
-
Herstellung von Lactosemonohydratkristallen
unter Verwendung von Carbomer-Gel
-
Eine
vorher festgelegte Menge von destilliertem Wasser wurde mit ca.
500 U/min mit einem 4-Schaufel-Rührer
(1 × 3
cm) gerührt,
der sich 2 cm oberhalb des Bodens eines 500 ml-Becherglases befand.
Die erforderliche Menge Carbopol 934TM (B.
F. Goodrich Chemical Co., Cleveland, Ohio, USA) mit einem durchschnittlichen
Molekulargewicht von ca. 3 000 000 wurde in den Wirbel gegeben.
Nachdem das gesamte Carbopol dispergiert war, ließ man die
Flüssigkeit über Nacht
im Dunkeln stehen, um eine maximale Auflösung des Polymers sicherzustellen.
Eine trübe,
kolloidale Lösung
mit niedriger Viskosität
wurde erhalten, deren pH ca. 3,2 betrug. Die erforderliche Menge
LactochemTM-Lactose wurde dann in der Carbopol-Lösung bei
einer erhöhten
Temperatur (< 90°C, abhängig von
der Lactose-Endkonzentration) unter konstantem Rühren mit 500 U/min gelöst, um eine
trübe Lösung mit
einem pH-Wert von
ca. 2,5 zu erhalten. Natriumhydroxid-Lösung (1 M) wurde dann zur Lösung getropft,
während
mit ca. 800 U/min gerührt
wurde. Die Viskosität
und Klarheit der Lösung
nahmen mit dem pH zu, bis sie ein klares homogenes Gel mit einem
pH von ca. 4,5 wurde. Danach war der Mischer nicht mehr kräftig genug,
um das Gel zu dispergieren, und daher wurde das Mischen manuell
mit einem Spatel fortgesetzt. Die Zugabe des Neutralisierungsmittels
(NaOH) wurde fortgesetzt, um pH 7 zu erhalten. Das Gel wurde dann
mit 3000 U/min für
ca. 10 min zentrifugiert, um etwaige eingefangene Luftbläschen und
unlösliche
Teilchen zu entfernen. Das Gel wurde schließlich in die Dunkelheit gestellt,
bis die Mehrzahl der Kristalle zum Größenbereich von 63–90 μm gewachsen
war, was durch ein optisches Mikroskop abgeschätzt wurde, und das Gel wurde
mit Salzsäure
(1 M) auf pH 3–3,5
eingestellt, um eine Flüssigkeit
zu erhalten. Man ließ die
Kristalle für
ca. 10 min absetzen. Nach Abdekantieren des Überstandes wurden die Kristalle
routinemäßig zweimal
mit 60%igem Ethanol und dreimal mit absolutem Ethanol gewaschen.
Man ließ die
Kristalle schließlich
bei Raumtemperatur trocknen, worauf eine kleine Menge einer Probe
(ca. 0,5 g) aus jeder Charge von Lactose entnommen wurde, und die
verbleibenden Lactosekristalle wurden in ein 90 μm-Sieb geschüttet, das auf ein 63 μm-Sieb gestellt
worden war. Die Teilchen wurden dann manuell und langsam für 1 h gesiebt, um
keine Kristalle zu zerreißen.
Die Teilchen wurden dadurch in drei Größenfraktionen unterteilt (< 63, 63–90 und > 90 μm), die gesammelt
und separat gewogen wurden. Die klassierten Lactosekristalle wurden
in einem Vakuumofen bei 70°C
für 3 h
getrocknet, bevor sie in versiegelte Fläschchen überführt wurden, die dann in einen
Exsikkator über
Kieselgel gestellt wurden.
-
Kristallisationen
der Lactose aus Carbopol 634TM-Gelen wurden
unter unterschiedlichen Bedingungen mittels Veränderung der Kristallisationsdauer
und der Konzentrationen von entweder Lactose oder Carbopol-Gelen
durchgeführt
(Tabelle 2). Drei Chargen von Lactosekristallen wurden unter jeder
der sieben in Tabelle 2 aufgeführten
Bedingungen hergestellt, aber in jedem Fall wurden die drei Chargen
dann vermischt, um fertige Chargen von Lactose herzustellen, die
als Car 1 bis Car 7 markiert wurden. Die 63–90 μm-Fraktion der Chargen Car 1
bis Car 7 wurden als C1 bis C7 markiert. Lactosekristalle aus Charge
Car 1 wurden weiter in Fraktionen < 63,
90–125
und > 125 μm klassiert,
die wiederum mit C8, C9 bzw. C10 markiert wurden. Charge C7 wurde
direkt mit 100% Ethanol anstelle des Vorwaschens mit 60%igem V/V
Ethanol wie oben beschrieben gewaschen.
-
-
Beispiel 3
-
Der
Formfaktor (Scir), das Streckverhältnis (E) und der Oberflächenfaktor
(Srec) der Proben wurden in der folgenden Weise berechnet:
-
Eine
kleine Menge Lactose-Teilchen wurden auf einem Objektträger unter
Verwendung einer kleinen Bürste
verteilt, wobei sichergestellt wurde, daß sich die Teilchen getrennt
ablagerten. Der Objektträger
wurde dann unter einem optischen Mikroskop fixiert (Labophot-2,
Nikon, Japan), und die Bilder der Teilchen wurden auf einen IBM-kompatiblen
Computer durch eine Nikon-Kamera übertragen. Teilchenbilder wurden
automatisch unter Verwendung von analySIS 2.0 (SIS Image Analysis
GmbH, Deutschland) analysiert, und die folgenden Deskriptoren wurden
zu Quantifizierung der Morphologie der Lactosekristalle eingesetzt:
-
-
Alle
Teilchen, die auf dem Monitor projiziert wurden, wurden analysiert
und mehr als 100 Teilchen wurden für jede Charge gemessen.
-
-
Beispiel 4
-
Kristallinitätsgrad
-
Röntgen-Pulverbeugungs-(XRPD)-Muster
für unterschiedliche
Chargen von Lactose wurden erstellt (1).
Alle Chargen hatten ähnliche
XRPD-Muster wie α-Lactosemonohydrat
(Brittain et al., Pharm. Res. 1991, 8, 963–973 und Sebhatu et al., Int.
J. Pharm. 1994, 104, 135–144).
Jedoch zeigten unterschiedliche Chargen unterschiedliche Peak-Intensitäten, die
Indikativ für
unterschiedliche Kristallinitätsgrade
dieser Lactosekristalle waren.
-
Die
Röntgenpulverdiffraktometrie
wird weithin zur Bestimmung des Kristallinitätsgrads von Pharmazeutika verwendet
(Suryanarayanan, in H. G. Brittain (Hrsg.), Physical Characterisation
of Pharmaceutical Solids, Marcel Dekker, NY, 1995, 187–222). Einige
XRPD-Verfahren beinhalten die Demarkierung und Messung der kristallinen
Intensität
und amorphen Intensität
aus den Pulvermustern (Nakai et al., Chem. Pharm. Bull. 30, 1982,
1811–1818),
während
andere einen internen Standard wie Lithiumchlorid zur Messung der
Kristallinität von
Wirkstoffen einsetzen. Daher ist es nicht möglich, den absoluten Kristallinitätsgrad durch
die XRPD-Muster in 1 zu
berechnen, da weder zu 100% amorphe Lactose noch irgendein interner Standard
gemessen wurde. Da jedoch der Kristallinitätsgrad eine Funktion entweder
der integrierten Intensität
(Fläche
unter der Kurve) oder der Peak-Intensität (Höhe) ist, kann der relative
Kristallinitätsgrad
unterschiedlicher Proben der gleichen Kristallformen durch ihre
Peak-Intensität
mit dem gleichen Beugungswinkel verglichen werden. Der relative Kristallinitätsgrad (RDC)
wurde als das Verhältnis
der Peak-Intensität
einer gegebenen Probe einer einzelnen polymorphen Form zu derjenigen
einer anderen Probe der gleichen polymorphen Form definiert, die
die größte mögliche Reaktion
erzeugte (Ryan, J. Pharm. Sci. 75, 1986, 805–807). RDC kann zur Bestimmung
der Rangordnung der Kristallinität
unterschiedlicher Chargen von Lactosekristallen eingesetzt werden.
Die integrierten Peak-Intensitäten bei
2θ = 12,5°, 16,5°, 23,8° und 27,5°, die charakteristisch
für α-Lactosemonohydrat
sind, wurden durch Messung der Flächen unter der Kurve der Röntgen-Beugungsprofile
bestimmt. Der RDC-Wert wurde durch Dividieren der Summe der vier
integrierten Peak-Intensitäten
von jeder Charge durch diejenige von Charge C7 berechnet, da diese
Charge die größte Spur
der Röntgenbeugung
erzeugte. Es ist aus Tabelle 4 ersichtlich, daß der Kristallinitätsgrad in
der Reihenfolge Charge C7 > Charge
C1 > LactochemTM-Lactose > Charge 11 > Charge 14 abnimmt.
-
Tabelle
4
Abschätzungen
der integrierten Peak-Intensitäten
(cm
2) von XRPDs und des relativen Kristallinitätsgrads (RDC)
von Lactosekristallen
-
Die
aus Carbopol 934TM-Gelen hergestellten Lactosekristalle
hatten einen höheren
Kristallinitätsgrad als
Lactose-Teilchen, die unter Bedingungen von konstantem mechanischem
Rühren
kristallisiert wurden.
-
Beispiel 5 – Fließfähigkeit
-
Der
Schüttwinkel
(θ
r) für
Chargen von Lactosekristallen wurde (mindestens dreifach) durch
Schütten einer
Probe von Kristallen in ein Kupferrohr (2,65 cm × 6,90 cm) gemessen, das auf
eine flache Basis mit einem Durchmesser von 2,53 cm gestellt worden
war. Nachdem der Pulverhaufen eine Höhe von ca. 4 cm erreichte, wurde
die Zugabe von Pulver beendet, und das Kupferrohr wurde langsam
vertikal von der Basis abgehoben, auf der sich ein Pulverkegel gebildet
hatte. Die Höhe
des Kegels wurde unter Verwendung eines Lineals gemessen und θ
r wie folgt berechnet:
wobei hp die Höhe (cm)
des Pulverhaufen ist und r
b der Radius (cm)
der Basis ist.
-
Der
Gleitwinkel (θs) für
Chargen von Lactosekristallen wurde zumindest dreifach gemessen,
indem Lactosekristalle (ca. 10 mg) auf eine Ebene aus rostfreiem
Stahl (6,55 × 7,00
cm) gegeben wurden. Die Ebene wurde durch Schrauben einer Spindel
vertikal aufwärts
unterhalb der Ebene gekippt. Als die Mehrheit des Pulvers zu gleiten
begann, wurde der Winkel zwischen der gekippten Ebene und der horizontalen
Basis, θs, direkt von einem Winkelmesser abgelesen.
Die Ergebnisse sind in Tabelle 5 aufgeführt.
-
Tabelle
5
Schüttwinkel
und Gleitwinkel unterschiedlicher Chargen von Lactosekristallen
[Mittelwert (Standardabweichung), n ≥ 3]
-
Tabelle
5 zeigt, das unterschiedliche Chargen von Lactose unterschiedliche
Grade sowohl des Schüttwinkels
(θr) als auch des Gleitwinkels (θs) aufwiesen. Lactose-Teilchen aus den Chargen
10 und 11 erzeugten signifikant (p < 0,01) kleinere Werte von θr und θs als die anderen Chargen von Lactose, was
anzeigt, daß erstere
eine höhere
Fließfähigkeit
als letztere hatten. Die Mehrzahl der Lactosekristalle aus den Chargen
10 und 11 hatte eine gestreckte, quaderförmige Form (Tabelle 1). Es
ist bekannt, daß gestreckte
Teilchen offene Packungen hoher Porosität bilden. Beim Fließen neigen
solche Teilchen dazu, sich mit ihren langen Achsen in Richtung des
Flusses zu orientieren, und falls eine solche Orientierung erreicht
wird, zeigen diese Teilchen weniger innere Reibung als die stärker isometrischen
Teilchen (Neumann, Adv. in Pharm. Sci., 2, 1967, 181–221). Die
Chargen 14 und 16 erzeugten den größten θr-Wert,
und diese Teilchen glitten nicht einmal von der Ebene, die um einen
Winkel von 90° zur
Horizontalen gekippt worden war, was anzeigt, daß diese zwei Chargen von Lactose
hoch kohäsiv
waren und eine schlechte Fließfähigkeit
besaßen.
Dies ist wahrscheinlich dem kleineren mittleren Durchmesser (ca.
65 μm) der
Chargen 14 und 16 im Vergleich mit den anderen Chargen von Lactose (> 90 μm) zuschreibbar,
da bekannt ist, daß Pulver
mit kleinerer Teilchengröße höhere θr-Werte aufgrund ihrer inneren Kohäsionskraft
erzeugen (Neumann, Adv. in Pharm. Sci. 2 1967, 181–221). Aus
Carbopol 934TM-Gelen hergestellte Lactose-Teilchen
zeigten konsistentere Werte von θr (40–46°) und θs (40–48°) im Vergleich
mit Kristallen, die unter Verwendung von Rühren hergestellt wurden, und
dies beruht wahrscheinlich auf der wirksameren Kontrolle ihrer Teilchenmorphologie.
Ferner schienen die aus Carbopol 934TM-Gelen
hergestellten Kristalle eine bessere Fließfähigkeit als die Mehrzahl der
Ansätze
zu besitzen, die unter konstantem Rühren hergestellt wurden, da
sie signifikant (p < 0,01)
kleinere Werte von θs als die anderen Chargen von Lactose (Chargen
1–8) besaßen. Der
Schüttwinkel
unterscheidet sich vom Gleitwinkel darin, daß ersterer durch die am wenigsten
stabilen Teilchen bestimmt wird, während letzterer weitgehend
von den durchschnittlichen Bedingungen für die Masse des Pulvers abhängt (Hiestand,
J. Pharm. Sci. 55, 1966, 1325–1344).
Daher kann der Gleitwinkel enger mit den Fließeigenschaften korrelieren
als der Schüttwinkel.
-
Beispiel 6 – Abscheidungsprofile
von Salbutamolsulfat aus unterschiedlichen Chargen von Lactosekristallen
-
Salbutamolsulfat
und Lactose wurden in einem Gewichtsverhältnis von 1 : 67,5 gemäß dem Verhältnis vermischt,
das in der kommerziellen "VentolinTM"-Formulierung
eingesetzt wird. Nach Trocknen in einem Vakuumofen bei 40°C für 12 h wurde
mikronisiertes Salbutamolsulfat mit einem Massenmedian-Durchmesser
von 2,0 μm
(Glaxo Wellcome Group Ltd., Ware, UK) (25 mg) in ein 10 ml-Probenfläschen mit
Stopfen eingewogen, in das ein Spatel Lactosekristalle gegeben worden
war. Das Fläschchen
wurde verschlossen und für
5 s auf einen Whirlymixer gestellt. Dann wurden weitere Lactose-Teilchen
(ähnlich
der Menge der Mischung) in das Fläschchen gegeben, und die Mischung
wurde auf einem Whirlymixer für
weitere 5 s vermischt. Dieser Prozeß wurde wiederholt, bis die
gesamte Lactose (1,750 g) in die Salbutamolsulfat/Lactose-Mischung
eingearbeitet worden war, um ein Gewichtsverhältnis von Wirkstoff zu Träger von
1 : 67,5 zu erhalten. Die verschlossenen Fläschchen wurden dann in einen
Turbula-Mischer
(Glen Creston Ltd., Middx, UK) gestellt und für 30 min vermischt. Die Proben
wurden dann in einem Vakuum-Exsikkator über Kieselgel zur weiteren
Verwendung gelagert.
-
10
Proben wurden zufällig
aus jeder Charge entnommen. Die Probe (ca. 33 mg) wurde genau gewogen,
und die Salbutamolsulfat-Menge wurde durch HPLC gemessen. Der Variationskoeffizient
des Wirkstoffgehalts wurde verwendet, um die Homogenität der Mischungen
zu beurteilen.
-
Hartgelatinekapseln
(Größe 3, RotacapsuleTM, Glaxo Wellcome Group Ltd., Ware, UK)
wurden mit 33,0 ± 1,5
mg der Pulvermischung gefüllt,
so daß jede
Kapsel 481 ± 22 μg Salbutamolsulfat
enthält,
was die in einer Ventolin RotacapTM enthaltene
Einheitsdosis war. Das Befüllen
wurde manuell durchgeführt.
-
Ethylparaben
wurde in der mobilen Phase gelöst,
um eine Lösung
mit einer Konzentration von 4 μg/ml zu
erzeugen.
-
Eine
genau abgewobene Menge von Salbutamolsulfat (20,0 mg) wurde in einen
100 ml-Meßkolben überführt, in
der internen Standardlösung
gelöst
und zum Volumen aufgefüllt,
um eine Konzentration von 0,2 mg/ml von Salbutamolsulfat zu erhalten
(Lösung
A). 10,0 ml der Lösung
A wurden in einen anderen 100 ml-Meßkolben pipettiert und zum
Volumen mit der internen Standardlösung verdünnt, um eine Lösung zu
erhalten, die 20 μg/ml
Salbutamolsulfat enthielt (Lösung
B).
-
Teilmengen
der Lösung
B (0,25, 0,50, 1,00, 2,00, 3,00, 4,00, 5,00, 6,00, 7,00 ml) wurden
in 10 ml-Meßkolben
pipettiert und zum Volumen unter Verwendung der internen Standardlösung aufgefüllt, um
eine Reihe der Standardlösungen
zu erhalten, die Wirkstoffkonzentrationen von 0,5, 1,0, 2,0, 4,0,
6,0, 8,0, 10, 12 bzw. 14 μg/ml
enthielten. Diese Standardlösungen wurden
zur Konstruktion einer Kalibrierungskurve der Wirkstoffkonzentration
gegen die Peak-Flächenverhältnisse
von Wirkstoff zu internem Standard eingesetzt. Die Kalibrierung
wurde täglich
durchgeführt,
und eine Kalibrierungskurve mit r2 > 0,99 wurde als akzeptabel
betrachtet.
-
Ca.
33 mg der Pulvermischung wurden genau abgewogen und in der internen
Standardlösung
gelöst. Nachdem
die Lösung
in einem Wasserbad für
30 min ultraschallbehandelt worden war, wurde sie durch einen Millipore-Filter
(Whatman-Membranfilter, 0,45 μm,
Nylon, Whatman Lab. Division, Kent, UK) filtriert. 30 μl des Filtrats
wurden in die HPLC injiziert. Keine Wechselwirkung aus dem Lactoseträger wurde
beobachtet. Die Konzentration von Salbutamolsulfat wurde durch Interpolation
unter Verwendung der zuvor konstruierten Kalibrierungskurve berechnet.
-
Mobile
HPLC-Phase, die den internen Standard enthält (7 ml), wurde in die obere
Stufe und 30 ml des gleichen Lösungsmittels
in die untere Stufe eines zweistufigen Flüssigkeits-Waschflasche eingeführt. Die
zu untersuchende Kapsel wurde in einen handelsüblichen Inhalator gegeben (entweder
RotahalerTM, Glaxo Wellcome, Ware, UK oder
CyclohalerTM, Pharbita BV, Niederlande),
der in ein geformtes Gummi-Mundstück eingesetzt worden war, das
mit dem Halsstück
der Waschflasche verbunden war. Sobald die Anordnung überprüft und als
luftdicht und vertikal befunden worden war, wurde die Vakuumpumpe
eingeschaltet. Nachdem die Pumpe für 5 s gelaufen war, wurde die
Dosis freigesetzt. Die Pumpe lief für weitere 7 s mit 60 ± 11 min–1 im Anschluß an die
Freisetzung der Dosis und wurde dann abgeschaltet. Die Kapselhüllen wurden
aus der Inhalatorvorrichtung entfernt, und der Abscheidungstest
wurde wiederholt, bis 6 Kapseln in der gleichen Weise ausgelöst worden
waren. Der Inhalatorkörper,
die Kapselhüllen
und das Mundstück
wurden 5-mal mit der mobilen Phase gewaschen, die den internen Standard
enthielt, und die Waschlösung
wurde mit dem gleichen Lösungsmittel
auf 100 ml aufgefüllt.
Die so erhaltene Probe wurde zur Messung der in der Inhalatorvorrichtung
zurückgehaltenen
Wirkstoffmenge verwendet. Der gleiche Prozeß wurde sowohl für die obere
als auch die untere Stufe der Zwillingswaschflasche durchgeführt. Alle
erhaltenen Proben wurden auf die Konzentration von Salbutamolsulfat
unter Verwendung von HPLC analysiert.
-
Die
zurückgewonnene
Dosis (RD) war die Summe des in der Inhalatorvorrichtung, der oberen
und unteren Stufen der Waschflasche aufgefangenen Wirkstoffs, während die
abgegebene Dosis (ED) die Menge des aus der Inhalatorvorrichtung
freigesetzten Wirkstoffs war, d. h. die Summe des Wirkstoffs, der
in den oberen und unteren Stufen der Waschflasche aufge fangen wurde.
Jedoch wurde die feine Teilchendosis (FPD) als die Wirkstoffmenge
definiert, die in der unteren Stufe der Waschflasche abgeschieden
wurde, die einen Durchmesser von weniger als dem Ausschlußdurchmesser
der oberen Stufe einer Zwillingswaschflasche hat (6,4 μm bei einer
Luft-Strömungsgeschwindigkeit
von 60 l/min). Die feine Teilchenfraktion (FPF) wurde als das Verhältnis der
feinen Teilchendosis entweder zur zurückgewonnenen Dosis (FPF % RD)
oder abgegebenen Dosis (FPF % ED) berechnet. Die gesamte Rückgewinnung
(% Rückgewinnung)
des Wirkstoffs wurde durch das Verhältnis der zurückgewonnenen
Dosis zur theoretischen Dosis bewertet, wobei letztere die Dosis
von Salbutamolsulfat in den Kapseln ist. Z. B. betrug die theoretische
Dosis von Salbutamolsulfat in einer Kapsel 481 ± 22 μg, was äquivalent mit dem Füllgewicht
(33,0 ± 1,5
mg) von Lactose und Salbutamolsulfat-Mischungen war.
-
Es
wurde festgestellt, daß die
Mischungen homogen mit einem Variationskoeffizient des Salbutamolsulfat-Gehalts
von weniger als 2,2% waren (n = 10).
-
Die
Abscheidungsdaten in Tabelle 6 wurde als eine Kapsel pro Auslösung mit
60 l/min über
einen CyclohalerTM berechnet. Es ist ersichtlich,
daß die
zurückgewonnene
Dosis (RD) von Salbutamolsulfat von 391 μg für die Mischung, die Lactose
aus Charge 9 enthielt, bis 508 μg
für die
Mischung variierte, die aus Lactose aus Charge 10 zusammengesetzt
war, entsprechend einer prozentualen Rückgewinnung zwischen 81,2 und 105,5%.
Die Wirkstoffrückgewinnung
war angemessen zufriedenstellend mit einer durchschnittlichen Rückgewinnung
von 94,1% aus allen acht untersuchten Formulierungen. Die Abgabe
von Wirkstoff aus der Inhalatorvorrichtung reichte von 55,6% für Mischungen,
die Lactose aus Charge 9 enthielten, bis 70,8% für Mischungen, die Lactose aus
Charge 10 enthielten, mit einer durchschnittlichen Wirkstoffabgabe
von 66,5%, was anzeigt, daß ein
großer
Teil (33,5% RD) des Wirkstoffs in der Inhalatorvorrichtung zurückgehalten
wurde.
-
Die
Mischungen, die Lactose aus Charge 9, 10, 11 und LactochemTM enthielten, erzeugten eine ähnliche
feine Teilchendosis (FPD) von Salbutamolsulfat, die signifikant
höher (p < 0,01) als diejenige
war, die aus den Mischungen erhalten wurde, die aus Lactose aus
Charge 3, 4 oder 7 zusammengesetzt waren. Die Mischungen, die Lactose
aus Charge 9 enthielten, erzeugten den höchsten FPF-Wert sowohl als
% RD (25,6%) als auch als % ED (46,2%), die mehr als das Zweifache
des FPF-Wertes der Formulierungen waren, die Lactose aus Charge
3 enthielten, wobei der FPF-Wert der letzteren 12,6% RD oder 19,8%
ED war. Diese Chargen von Lactose-Teilchen hatten eine ähnliche
Teilchengröße, aber
unterschiedliche Oberflächenglattheit
und Teilchenform. Die Unterschiede von Teilchenform und Oberflächentextur
von Lactose-Trägerteilchen
können
die Unterschiede der Abscheidung des Wirkstoffs begründen, da
alle Pulver aus der gleichen Charge von Salbutamolsulfat zusammengesetzt
sind. Die niedrigsten Werte für
FPF des Wirkstoffs, erhalten unter Verwendung der Mischungen, die
Lactose aus Charge 3 oder 4 enthielten, können auf diejenigen Chargen
mit den rauhesten Oberflächen
und mit der am wenigsten gestreckten Teilchenform zurückzuführen sein.
-
Tabelle
6
Abscheidung von Salbutamolsulfat aus unterschiedlichen Chargen
von Lactose in einer Zwillingswaschflasche nach Aerosolisierung
mit 60 l/min über
einen Cyclohaler
TM [Mittelwert (Standardabweichung),
n ≥ 3]
-
Die
Oberflächenglattheit
und Teilchenstreckung wurden zuvor unter Verwendung der Begriffe "Oberflächenfaktor" bzw. Streckverhältnis quantifiziert. 2 und 3 zeigen diese Form- und Oberflächendeskriptoren
von Lactose-Trägerteilchen
gegenüber
dem Wirkstoff-FPF der entsprechenden Mischungen.
-
Aus
den 2 und 3 ist ersichtlich, daß die Erhöhung der
Oberflächenglattheit
der Lactose-Trägerteilchen,
ausgedrückt
durch den "Oberflächenfaktor", allgemein zu einer
Zunahme des FPF-Wertes von Salbutamolsulfat als entweder % RD oder
% ED führte.
Interessanterweise führte
die Erhöhung
des Streckverhältnisses
der Lactose-Trägerteilchen
ebenfalls zu einer Zunahme des FPF-Wertes von Salbutamolsulfat (3). Diese Ergebnisse zeigen,
daß neben
der Oberflächenglattheit
die Streckung der Trägerteilchen
ebenfalls eine wichtige Rolle bei der Bestimmung des FPF-Wertes
des Wirkstoff spielen kann.
-
Beispiel 7 – Durch
Umkristallisation hergestellte gestreckte Salbutamolkristalle
-
Salbutamolsulfat
wurde durch Zugabe seiner wäßrigen Lösung zu
absolutem Ethanol kristallisiert, um gestreckte Kristalle (Nadelform)
von Salbutamolsulfat mit einem Massenmedian-Durchmesser von 5,49 μm zu erhalten.
-
Nach
Vermischen mit LactochemTM-Lactose ergab
des umkristallisierte Salbutamolsulfat eine feine Teilchenfraktion
(< 6,4 μm) von 22,8%
zurückgewonnener
Dosis, was mehr als das Doppelte der feinen Teilchenfraktion (10,8%
zurückgewonnene
Dosis) von mikronisiertem Salbutamolsulfat mit einem Massenmedian-Durchmesser
von 4,79 μm
war.
-
Diese
Daten zeigen den Vorteil der Verwendung gestreckter Wirkstoffteilchen
in Zusammensetzungen zur Inhalation.
-
Beispiel 8 – Durch
Umkristallisation hergestellte gestreckte Lactosekristalle
-
Lactosekristalle
(LactochemTM; Borculo Whey Ltd., Chester,
UK) wurden gesiebt, um eine Teilchengrößenfraktion mit 63–90 μm zu erzeugen.
Lactosekristalle (10 g) wurden in 100 ml destilliertem Wasser bei
55°C gelöst. Nach
Abkühlen
auf Raumtemperatur wurden 10 ml dieser Lösung in ein 200 ml-Becherglas überführt, das
90 ml absolutes Ethanol enthielt und auf eine Heizplatte mit 55°C gestellt
worden war. Die Lösung
wurde einmal manuell gerührt,
um eine bessere Homogenität
der Lactose-Lösung
und des Ethanols sicherzustellen. Die Lösung wurde dann bei 55°C ohne Störung aufbewahrt.
Die Lactose begann unmittelbar in großer Menge aus der Lösung auszufallen
(gewöhnlich
innerhalb 10 min), das Becherglas wurde von der Heizplatte entfernt und
bei Umgebungstemperatur für
24 h weggestellt. Die resultierenden Kristalle wurden durch einen
Glasfilter filtriert und in einem Ofen bei 70°C für 24 h trocknen gelassen. Die
so erhaltenen Kristalle wurden in ein versiegeltes Fläschchen überführt und
in einen Exsikkator über
Kieselgel gestellt, bis sie zur weiteren Untersuchung benötigt wurden.
-
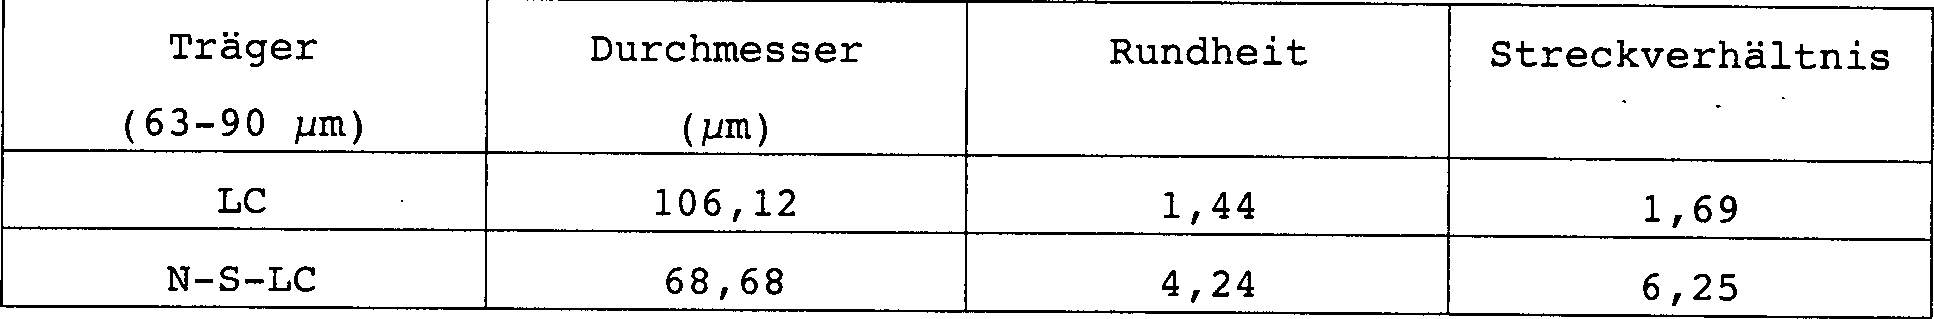
Der
mittlere Äquivalenzdurchmesser
des Oberflächenvolumens,
die Rundheit und das Streckverhältnis
der Kristalle sind in Tabelle 7 dargestellt.
-
Tabelle
7: Der mittlere Äquivalenzdurchmesser
des Oberflächenvolumens,
die Rundheit und das Streckverhältnis
für Lactosekristalle
(LC) und nadelförmige
Lactosekristalle (N-S-LC), gemessen durch eine Bildanalyse mit einem
optischen Mikroskop (n = 400)
-
Die
Kristallform der Lactose-Teilchen wurde unter Verwendung von Differentialrasterkalorimetrie (DSC)
als α-Lactosemonohydrat
bestimmt.
-
Salbutamolsulfat
(Allchem International, Maidenhead, UK) und Lactose wurden in einem
Gewichtsverhältnis
von 1 : 67,5 gemäß dem in
kommerziellen Ventolin RotacapsTM eingesetzten
Verhältnis
vermischt. Fläschchen
mit Stopfen, die separate Mischungen von Salbutamolsulfat mit Lactose
enthielten, wurden in einen Turbula-Mischer (Glen Greston Ltd.,
Middx, UK) gegeben, und das Vermischen wurde für 30 min mit 42 U/min durchgeführt. Alle
Mischungen wurden dann in Hartgelatinekapseln (Größe 3) manuell
eingefüllt,
so daß jede
Kapsel 481,75 ± 0,59 μg Salbutamolsulfat
enthielt.
-
Die
Abscheidung von Salbutamolsulfat aus jeder Mischung wurde unter
Verwendung einer Zwillingswaschflasche nach Aerosolisierung von
3 Kapseln mit 60 l/min über
einen Rotahaler bestimmt. 7 ml bzw. 30 ml der mobilen Phase, die
den internen Standard enthielt, wurden in die obere Stufe und untere
Stufe einer Zwillingsstufen-Flüssigkeitswaschflasche
eingeführt.
Die zu untersuchende Kapsel wurde in die Inhalatorvorrichtung gegeben
(Rotahaler®,
Glaxo Wellcome, Ware, UK), die in ein geformtes Gummimundstück eingepaßt worden
war, das mit dem Halsstück
der Waschflasche verbunden war. Sobald die Anordnung überprüft und als luftdicht
und vertikal festgestellt worden war, wurde die Dosis freigesetzt,
die Pumpe wurde angeschaltet und für 7 s mit 60 l/min laufen gelassen
und dann abgeschaltet. Die Kapselhülle wurde dann aus der Inhalatorvorrichtung
entfernt, und der Abscheidungstest wurde wiederholt, so daß zwei weitere
Kapseln in der gleichen weise ausgelöst wurden. Die Kapselhüllen wurden
5-mal mit der mobilen Phase gewaschen, die den internen Standard
enthielt, und zu einem festen Volumen (50 ml) aufgefüllt. Die
Inhalatorvorrichtung wurde mit dem gleichen Lösungsmittel gewaschen und zum
Volumen (50 ml) aufgefüllt.
Die oberen und unteren Stufen der Zwillingsstufenwaschflasche wurden
individuell gewaschen und zum Volumen (100 ml) aufgefüllt. Alle
erhaltenen Proben wurden auf Salbutamolsulfat-Konzentration analysiert.
-
Die
Abscheidung von Salbutamolsulfat aus jeder Formulierung wurde wenigstens
5-mal bestimmt, und eine Vielzahl von Parametern wurde eingesetzt,
um die Abscheidungsprofile des Wirkstoffs zu charakterisieren. Die
zurückgewonnene
Dosis (RD) war die Summe aus dem Wirkstoff, der aus den Kapselhüllen, der
Inhalatorvorrichtung, der oberen und der unteren Stufe der Zwillingswaschflasche
rückgewonnen
wurde, während
die abgegebene Dosis (ED) die aus der Inhalatorvorrichtung abgegebene
Dosis war. Die feine Teilchendosis (FPD) war die Wirkstoffmenge,
die aus der unteren Stufe zurückgewonnen
wurde (Wirkstoffteilchen < 6,4 μm), und die
feine Teilchenfraktion (FPF) wurde als Verhältnis von FPD zu RD berechnet.
Der Wert % Rückgewinnung
wurde als Verhältnis
von RD zur theoretischen Dosis berechnet, und der Wert % Abgabe
wurde als das Verhältnis
von ED zu RD definiert.
-
Tabelle
8 zeigt die prozentualen Rückgewinnungen
und den Variationskoeffizient (CV) des für beide Formulierungen erhaltenen
Salbutamolsulfat-Gehalts.
Es ist ersichtlich, daß beide
Formulierungen eine Rückgewinnung
von Salbutamolsulfat nahe an 100% mit einem CV von weniger als 2%
zeigten. Dies legt nahe, daß der
Gesamtprozeß von
Vermischen, Probenentnahme und Analyse genau und reproduzierbar
war, und ein gleichförmiges
Vermischen wurde unter Verwendung des oben beschriebenen Mischverfahrens
erreicht.
-
Tabelle
8: Rückgewinnung
und Variationskoeffizient (CV) des Salbutamolsulfat-Gehalts, erhalten
aus den Formulierungen, die Lactosekristalle und nadelförmige Lactosekristalle
enthalten (n = 10)
-
Es
wurde gezeigt, daß Pulverformulierungen,
die Lactosekristalle und nadelförmige
Lactose als Träger enthalten,
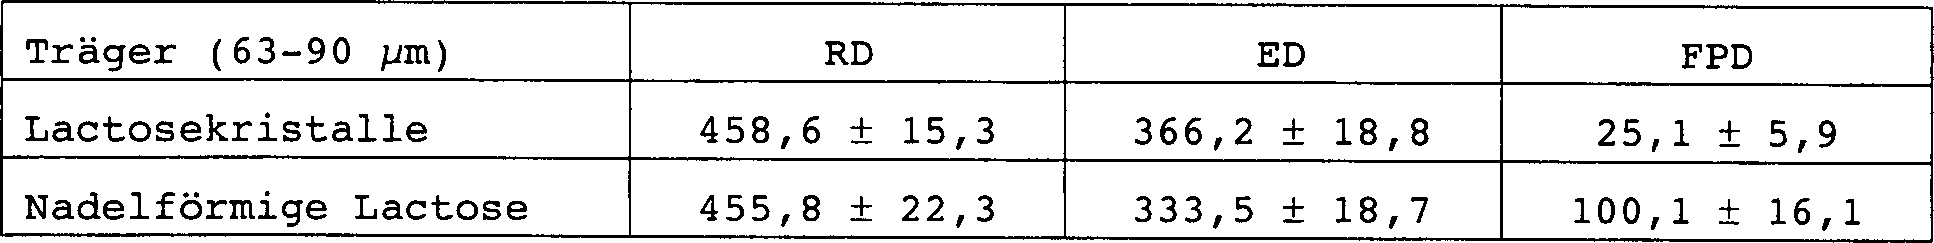
Unterschiede in der Abscheidung von Salbutamolsulfat erzeugen (Tabellen
9 und 10). Die zurückgewonnenen
Dosen (RD) von Salbutamolsulfat waren ähnlich für beide Formulierungen und
entsprechen eine prozentualen Rückgewinnung
von 93%. Es gab ebenfalls keinen deutlichen Unterschied in der abgegebenen Dosis
des Wirkstoffs für die
Formulierungen, die Lactosekristalle und nadelförmige Lactose enthalten.
-
Die
Formulierung, die nadelförmige
Lactose enthält,
erzeugte einen Wert von FPD, FPF und eine Wirkstoff-Dispergierfähigkeit,
die 4-mal höher
als für
die Formulierung waren, die Lactosekristalle enthielt (Tabellen 9
und 10). Die in den Abscheidungsprofilen dieser zwei Chargen von
Lactose gefundenen Unterschiede sind wahrscheinlich auf die unterschiedlichen
morphologischen Merkmale dieser Lactose zurückzuführen, wie Teilchengröße, Rundheit
und Streckverhältnis
(Tabelle 7). Nadelförmige
Lactose zeigte einen kleineren Teilchen-"Durchmesser" und eine viel gestrecktere Form, die
beide zu einer besseren Dispergierung des Wirkstoffs im Vergleich
zu Lactosekristallen beigetragen haben können.
-
Tabelle
9: Zurückgewonnene
Dosis (RD), abgegebene Dosis (ED) und feine Teilchendosis (FPD)
von Salbutamolsulfat unter Verwendung von Lactosekristallen und
nadelförmiger
Lactose (Mittelwert ± Standardabweichung,
n = 5)
-
Tabelle
10: feine Teilchenfraktion, Dispergierfähigkeit, prozentuale Rückgewinnung
und prozentuale Abgabe von Salbutamolsulfat unter Verwendung von
Lactosekristallen und nadelförmigen
Lactosekristallen (Mittelwert ± Standardabweichung,
n = 5)
-
Das
Einfügen
von nadelförmiger
Lactose erzeugte wenigstens das 4-fache der feinen Teilchenfraktion und
Dosis von Salbutamolsulfat wie in der Formulierung, die Lactose
kommerzieller Qualität
enthielt. Daher hat die Verwendung von nadelförmiger Lactose ein riesiges
Potential zur Verbesserung der Wirkstoffübertragung in die Lunge.
-
Beispiel 9 – Durch
Umkristallisation unter Verwendung von Aceton hergestellte gestreckte
Lactosekristalle
-
Lactosekristalle
(30 g; LactochemTM; Borculo Whey Ltd., Chester,
UK) wurden in destilliertem Wasser (300 ml) von 55°C aufgelöst. Nach
Abkühlen auf
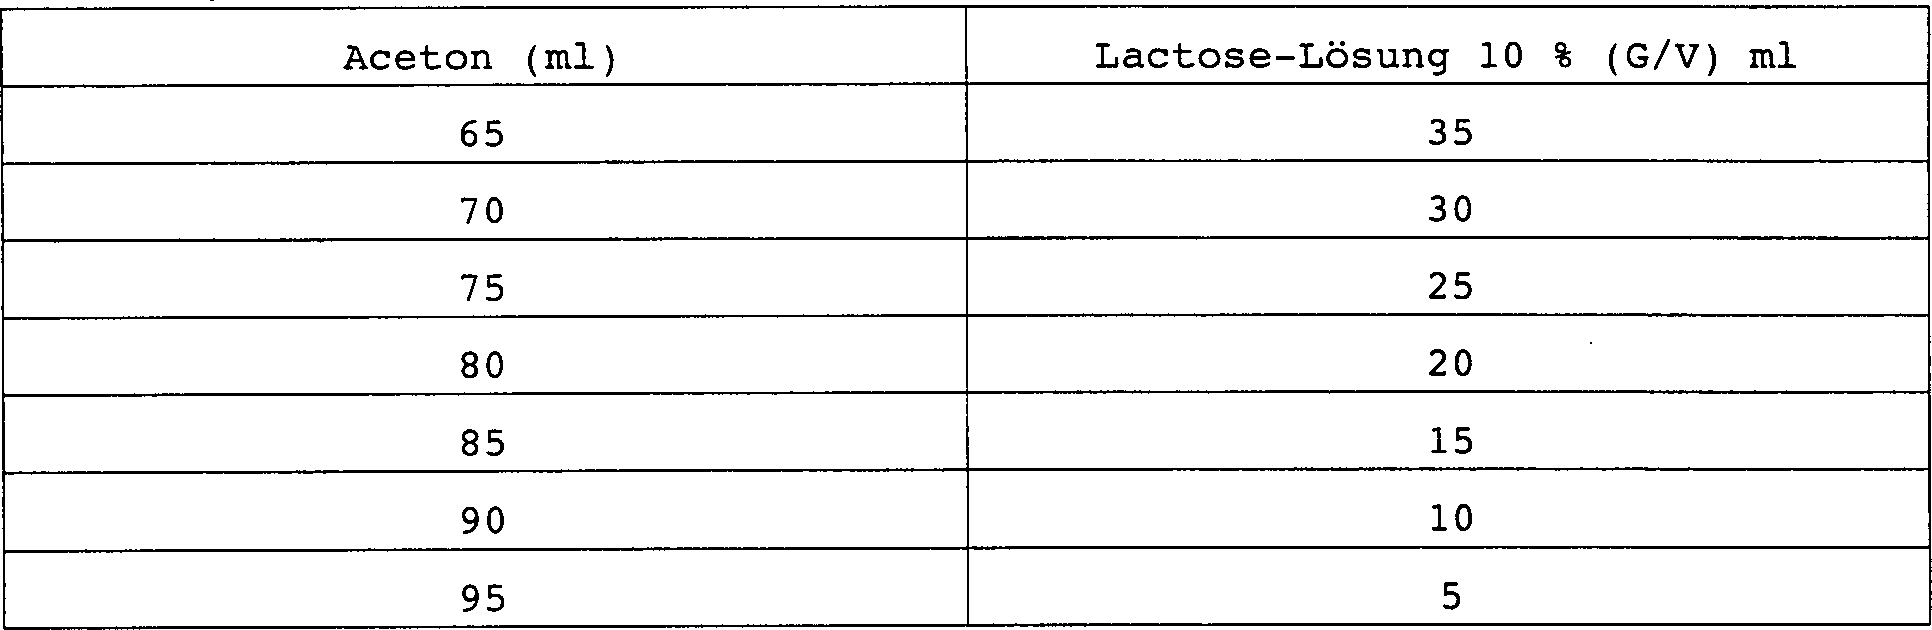
Raumtemperatur wurde die Lactose-Lösung zu Aceton unter Rühren gemäß den folgenden
Anteilen gegeben:
-
-
Eine
unmittelbare Ausfällung
wurde beobachtet, als die Konzentration von Aceton von 80 auf 95%
zunahm, wohingegen die verbleibenden Lösungen, d. h. 75 bis 65% Aceton,
anfänglich
klar blieben. Die Bechergläser,
die unterschiedliche Konzentrationen von Aceton/Lactose-Lösung enthielten,
wurden dicht mit Parafilm verschlossen um sicherzustellen, daß keine
Verdampfung von Aceton während
des Lagerungszeitraums erfolgte, und wurden für 12 h ungerührt stehengelassen.
Die resultierenden Kristalle wurden durch einen Glasfilter abfiltriert
und in einem Ofen mit 55°C
für ca.
8 h trocknen gelassen. Die so erhaltenen Kristalle wurden in ein
versiegeltes Fläschchen überführt und
in einen Exsikkator über
Kieselgel gestellt, bis sie zur weiteren Untersuchung benötigt wurden.
-
Der
mittlere Äquivalenzdurchmesser
des Oberflächenvolumens,
die Rundheit und das Streckverhältnis
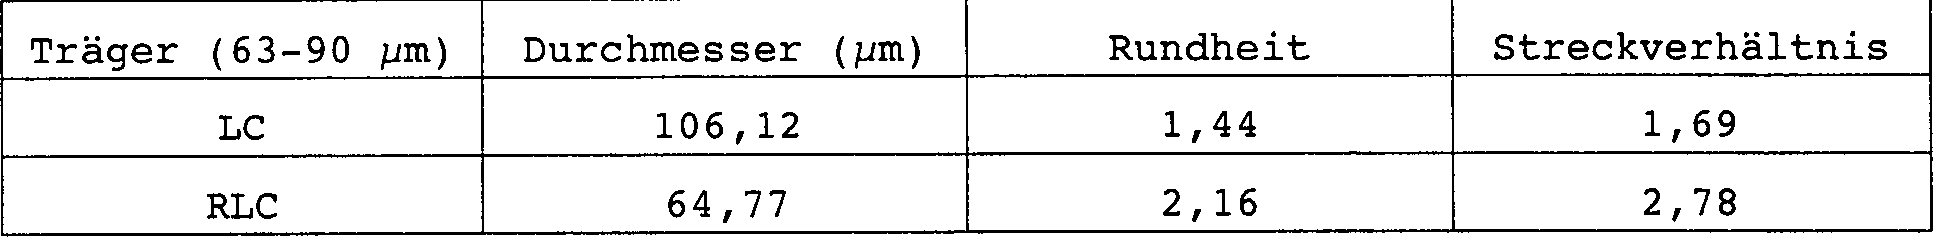
der Kristalle sind in Tabelle 11 dargestellt.
-
Tabelle
11: Mittlerer Äquivalenzdurchmesser
des Oberflächenvolumens,
Rundheit und Streckverhältnis
für Lactosekristalle
(LC) und umkristallisierte Lactosekristalle (RLC), gemessen durch
eine Bildanalyse mit optischem Mikroskop (n = 400)
-
Die
kristalline Form der Lactose-Teilchen aus der Umkristallisation
aus 80% Aceton wurde unter Verwendung der Differentialrasterkalorimetrie
(DSC) als α-Lactose-Monohydrat
festgestellt.
-
Salbutamolsulfat
und Lactose wurden in einem Gewichtsverhältnis von 1 : 67,5 wie in Beispiel
8 beschrieben vermischt.
-
Die
Abscheidung von Salbutamolsulfat aus jeder Mischung wurde wie in
Beispiel 8 beschrieben bestimmt.
-
Tabelle
12 zeigt die prozentualen Rückgewinnungen
und den Variationskoeffizienten (CV) des für beide Formulierungen erhaltenen
Salbutamolsulfatgehalts. Es ist ersichtlich, daß die Rückgewinnung von Salbutamolsulfat
ziemlich ähnlich
für beide
Formulierungen mit einem CV von weniger als 3% ist. Dies legt nahe, daß der Gesamtprozeß des Vermischens,
der Probenentnahme und der Analyse genau und reproduzierbar war,
und ein gleichförmiges
Vermischen wurde unter Verwendung des oben beschriebenen Mischverfahrens erreicht.
-
Tabelle
12: % Rückgewinnung
und Variationskoeffizient (CV) des Salbutamolsulfat-Gehalts, erhalten
aus den Formulierungen, die Lactosekristalle und umkristallisierte
Lactose enthalten, erhalten aus 80% Aceton: 20% Lactose-Lösung (n
= 10)
-
Es
wurde gezeigt, daß Pulverformulierungen,
die Lactosekristalle und umkristallisierte Lactose als Träger enthalten,
Unterschiede in der Abscheidung von Salbutamolsulfat erzeugen (Tabellen
13 und 14). Die zurückgewonnen
Dosen (RD) von Salbutamolsulfat waren ähnlich für beide Formulierungen, entsprechend
einer prozentualen Rückgewinnung
von 93,5% ± 3,1
und 99,4% ± 5,8
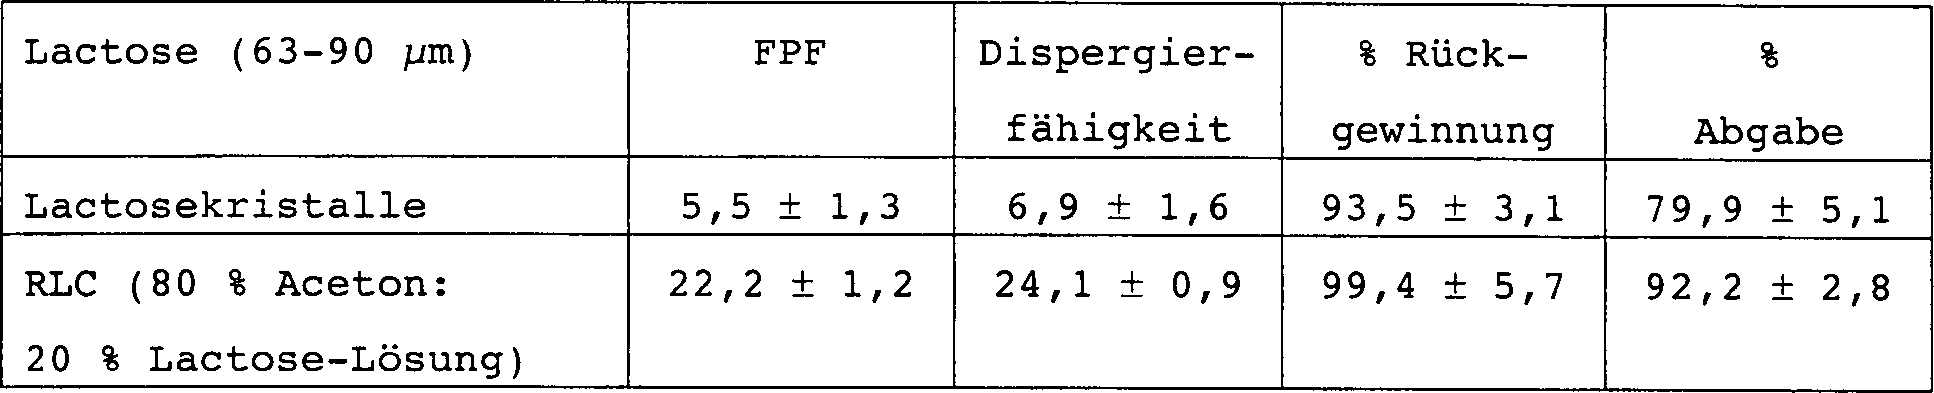
von Salbutamolsulfat unter Verwendung von Lactosekristallen bzw.
umkristallisierter Lactose als Träger. Umkirstallisierte Lactose
erzeugte eine höhere
Dispergierfähigkeit
und eine bessere Abgabe von Salbutamolsulfat aus der Inhalatorvorrichtung
als Lactosekristalle (Tabelle 14). Dies legt nahe, daß umkristallisierte
Lactose ein großes
Potential zur Verbesserung der Dispergierung und Desaggregierung
von Salbutamolsulfat hat.
-
Die
Formulierung, die umkristallisierte Lactose enthält, erzeugte einen FPD-wert,
FPF-Wert und eine Wirkstoffdispergierfähigkeit, die 4-mal höher als
für die
Formulierung waren, die Lactosekristalle enthält (Tabellen 13 und 14). Die
in den Abscheidungsprofilen dieser zwei Chargen von Lactose gefundenen
Unterschiede können
wahrscheinlich den unterschiedlichen morphologischen Merkmalen dieser
Lactose zugewiesen werden, wie Teilchengröße, Rundheit und Streckverhältnis (Tabelle
11). Nadelförmige
Lactose zeigte einen kleineren Teilchen-"Durchmesser" und eine gestrecktere Form, die beide
zu einer besseren Dispergierung des Wirkstoffs im Vergleich zu Lactosekristallen
beigetragen haben können.
-
Tabelle
13: Zurückgewonnene
Dosis (RD), abgegebene Dosis (ED) und feine Teilchendosis (FPD)
von Salbutamolsulfat unter Verwendung von Lactosekristallen und
umkristallisierter Lactose (80% Aceton: 20% Lactose-Lösung). (Mittelwert ± Standardabweichung,
n = 5)
-
Tabelle
14: Feine Teilchenfraktion, Dispergierfähigkeit, prozentuale Rückgewinnung
und prozentuale Abgabe von Salbutamolsulfat unter Verwendung von
Lactosekristallen und umkristallisierten Lactosekristallen (Mittelwert ± Standardabweichung,
n = 5)