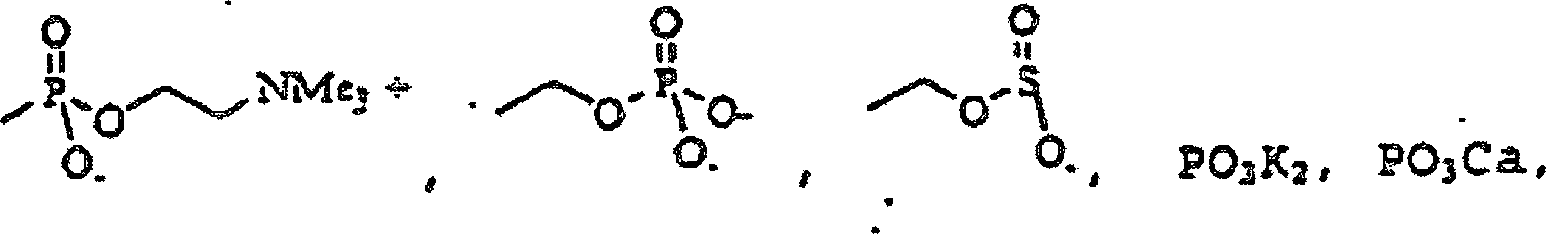-
TECHNISCHES
GEBIET DER ERFINDUNG
-
Die
vorliegende Erfindung betrifft eine neue Klasse von Sulfonamiden,
die Aspartylprotease-Inhibitoren
sind. In einer Ausführungsform
betrifft diese Erfindung eine neue Klasse von HIV-Aspartylprotease-Inhibitoren,
die durch spezielle strukturelle und physikalisch-chemische Merkmale
gekennzeichnet sind. Diese Erfindung betrifft auch Arzneimittel,
die diese Verbindungen umfassen. Die Verbindungen und Arzneimittel
dieser Erfindung sind besonders gut zur Hemmung der Proteaseaktivität von HIV-1
und HIV-2 geeignet, und können folglich
vorteilhafterweise als antivirale Mittel gegen das HIV-1- und HIV-2-Virus
verwendet werden. Diese Erfindung betrifft auch die Verwendung der
Verbindungen dieser Erfindung zur Herstellung von Arzneimitteln
zur Hemmung der Aktivität
von HIV-Aspartylprotease und Verfahren zur Durchmusterung von Verbindungen
auf eine Wirksamkeit gegen HIV.
-
HINTERGRUND
DER ERFINDUNG
-
Das
menschliche Immunschwächevirus
("HIV") ist der ursächliche
Krankheitserreger des erworbenen Immunschwächesyndroms ("AIDS") -- eine Krankheit,
die durch die Zerstörung
des Immunsystems, besonders von CD4 +-T-Zellen, mit einer damit verbundenen Anfälligkeit
für opportunistische
Infektionen gekennzeichnet ist, -- und seiner Vorstufe, des mit
AIDS verwandten Komplexes ("ARC") -- ein Syndrom,
das durch Symptome, wie persistierende, generalisierte Lymphadenopathie,
Fieber und Gewichtsverlust, gekennzeichnet ist.
-
Wie
im Fall von mehreren anderen Retroviren, codiert HIV die Bildung
einer Protease, welche die posttranslationale Spaltung von Vorläuferpolypeptiden
in einem Prozess, der zur Bildung infektiöser Virionen notwendig ist,
durchführt.
(S. Crawford et al., "A
Deletion Mutation in the 5' Part
of the pol Gene of Moloney Murine Leukemia Virus Blocks Proteolytic
Processing of the gag und pol Polyproteins", J. Virol., 53, S. 899 (1985)). Diese
Genprodukte schließen
pol, das die RNA-abhängige
DNA-Polymerase (reverse Transkriptase) des Virions, eine Endonuclease
und HIV-Protease codiert, und gag, das die Kernproteine des Virions
codiert, ein (H. Toh et al., "Close
Structural Resemblance Between Putative Polymerase of a Drosophila
Transposable Genetic Element 17.6 and pol gene product of Moloney
Murine Leukemia Virus",
EMBO J., 4, S. 1267 (1985); L. H. Pearl et al., "A Structural Model for the Retroviral
Proteases", Nature,
S. 329-351 (1987); M. D. Power et al., "Nucleotide Sequence of SRV-1, a Type
D Simian Acquired Immune Deficiency Syndrome Retrovirus", Science, 231, S.
1567 (1986)).
-
Mehrere
synthetische antivirale Mittel wurden entworfen, um gezielt auf
verschiedene Stufen im Replikationszyklus von HIV einzuwirken. Diese
Mittel schließen
Verbindungen ein, welche die Bindung des Virus an CD4 +-T-Lymphozyten (zum Beispiel lösliches
CD4) blockieren, und Verbindungen, die durch
die Hemmung der viralen reversen Transkriptase die virale Replikation
stören
(zum Beispiel Didanosin und Zidovudin (AZT)) und die Integration
von viraler DNA in zelluläre
DNA hemmen (M. S. Hirsh und R. T. D'Aqulia, "Therapy for Human Immunodeficiency Virus
Infection", New
Eng. J. Med., 328, S. 1686 (1993)). Derartige Mittel, die in erster
Linie gegen frühe
Stufen der viralen Replikation gerichtet sind, verhindern jedoch
nicht die Bildung infektiöser
Virionen in chronisch infizierten Zellen. Ferner führte die
Verabreichung von einigen dieser Mittel in wirksamen Mengen zu Zelltoxizität und unerwünschten
Nebenwirkungen, wie Anämie
und Knochenmarksuppression.
-
Bis
vor kurzem bestand der Fokus eines Entwurfs antiviraler Arzneistoffe
aus der Erzeugung von Verbindungen, welche die Bildung infektiöser Virionen
hemmen, indem sie das Processing viraler Polyproteinvorstufen stören. Das
Processing dieser Vorstufenproteine erfordert die Wirkung von viruscodierten
Proteasen, die für
die Replikation wesentlich sind (Kohl, N. E. et al. "Active HIV Protease
is Required for Viral Infectivity", Proc. Natl. Acad. Sci. USA, 85, S.
4686 (1988)). Das antivirale Potential der HIV-Proteasehemmung wurde
unter Verwendung von Peptid-Inhibitoren gezeigt. Derartige Peptidverbindungen
sind jedoch typischerweise große
und komplexe Moleküle,
die zu einer schlechten Bioverfügbarkeit
neigen und im Allgemeinen nicht mit einer oralen Verabreichung vereinbar
sind. Folglich besteht immer noch der Bedarf an Verbindungen, welche
die Wirkung viraler Proteasen wirksam hemmen können, zur Verwendung als Mittel
zur Vorbeugung und Behandlung chronischer und akuter Virusinfektionen.
-
ZUSAMMENFASSUNG
DER ERFINDUNG
-
Die
vorliegende Erfindung stellt eine neue Klasse von Verbindungen und
pharmazeutisch verträglichen
Derivaten davon, die als Inhibitoren von Aspartylproteasen, im besonderen
HIV-Aspartylprotease,
verwendbar sind, bereit Diese Verbindungen können allein oder in Kombination
mit anderen therapeutischen oder prophylaktischen Mitteln, wie antiviralen
Mitteln, Antibiotika, Immunmodulatoren oder Impfstoffen, zur Behandlung
oder Prophylaxe einer Virusinfektion verwendet werden.
-
Gemäß einer
bevorzugten Ausführungsform
sind die Verbindungen dieser Erfindung in der Lage, die virale Replikation
von HIV in menschlichen CD4 +-T-Zellen
zu hemmen. Diese Verbindungen sind als therapeutische und prophylaktische
Mittel zur Behandlung oder Vorbeugung einer Infektion durch HIV-1
und verwandte Viren, die zu einer asymptomatischen Infektion führen können, des
mit AIDS verwandten Komplexes ("ARC"), des erworbenen
Immunschwächesyndroms
("AIDS") oder ähnlicher
Krankheiten des Immunsystems verwendbar.
-
Eine
Hauptaufgabe dieser Erfindung ist die Bereitstellung einer neuen
Klasse von Sulfonamiden, die Aspartylprotease-Inhibitoren und besonders
HIV-Aspartylprotease-Inhibitoren sind. Die neuen Sulfonamide dieser
Erfindung sind die der Formel I:
wobei:
A
ausgewählt
ist aus H, Ht, -R
1-Ht, einem -R
1-C
1-C
6-Alkylrest, welcher
gegebenenfalls mit einem oder mehreren Resten substituiert ist,
unabhängig
ausgewählt
aus einer Hydroxygruppe, einem C
1-C
4-Alkoxyrest, Ht, -O-Ht, -NR
2-CO-N(R
2)
2 oder -CO-N(R
2)
2, einem -R
1-C
2-C
6-Alkenylrest, welcher
gegebenenfalls mit einem oder mehreren Resten substituiert ist,
unabhängig
ausgewählt
aus einer Hydroxygruppe, einem C
1-C
4-Alkoxyrest, Ht, -O-Ht-, -NR
2-CO-N(R
2)
2 oder -CO-N(R
2)
2, oder R
7;
jeder Rest R
1 unabhängig ausgewählt ist
aus -C(O)-, -S(O)
2-, -C(O)-C(O)-, -O-C(O)-,
-O-S(O)
2, -NR
2-S(O)
2-, -NR
2-C(O)- oder
-NR
2-C(O)-C(O)-;
jeder Rest Ht unabhängig ausgewählt ist
aus einem C
3-C
7-Cycloalkylrest,
einem C
5-C
7-Cycloalkenylrest,
einem C
6-C
14-Arylrest
oder einem 5- bis 7-gliedrigen, gesättigten oder ungesättigten
Heterocyclus, welcher ein oder mehrere Heteroatome, ausgewählt aus
N, N(R
2), O, S und S(O)
n,
enthält,
wobei der Arylrest oder der Heterocyclus gegebenenfalls an Q kondensiert
ist, und wobei jedes Mitglied von Ht gegebenenfalls mit einem oder mehreren
Substituenten substituiert ist, unabhängig ausgewählt aus einer Oxogruppe, -OR
2, SR
2, -R
2, -N(R
2)(R
2), -R
2-OH, -CN,
-CO
2R
2, -C(O)-N(R
2)
2, -S(O)
2-N(R
2)
2,
-N(R
2)-C(O)-R
2,
-C(O)-R
2, -S(O)
n-R
2, -OCF
3, -S(O)
n-Q, einer Methylendioxygruppe, -N(R
2)-S(O)
2(R
2), einem Halogenatom, -CF
3,
NO
2, Q, -OQ, -OR
7,
-SR
7, -R
7, -N(R
2)(R
7) oder -N(R
7)
2;
jeder Rest
R
2 unabhängig
ausgewählt
ist aus H oder einem C
1-C
6-Alkylrest,
welcher gegebenenfalls mit Q oder R
10 substituiert
ist;
B, wenn anwesend, -N(R
2)-C(R
3)
2-C(O)- ist;
jedes
x unabhängig
0 oder 1 ist;
jeder Rest R
3 unabhängig ausgewählt ist
aus H, Ht, einem C
1-C
6-Alkylrest,
einem C
2-C
6-Alkenylrest, einem C
3-C
6-Cycloalkylrest
oder einem C
5-C
6-Cycloalkenylrest,
wobei jedes Mitglied des Restes R
3, außer H, gegebenenfalls
mit einem oder mehreren Substituenten substituiert ist, ausgewählt aus
-OR
2, -C(O)-NH-R
2, -S(O)
n-N(R
2)(R
2), Ht, -CN, -SR
2,
-CO
2R
2, NR
2-C(O)-R
2;
jedes
n unabhängig
1 oder 2 ist;
G, wenn anwesend, ausgewählt ist aus H, R
7 oder
einem C
1-C
4-Alkylrest,
oder, wenn G ein C
1-4-Alkylrest ist, G und R
7 entweder
direkt oder durch einen C
1-C
3-Linker
miteinander verbunden sind, um einen heterocyclischen Ring zu bilden,
oder
wenn G abwesend ist (d.h. wenn x in (G)
x gleich
0 ist), das Stickstoffatom, an das G gebunden ist, dann direkt an
den Rest R
7 in -OR
7 gebunden
ist, mit dem gleichzeitigen Ersatz eines -ZM-Restes von R
7;
D
ausgewählt
ist aus Q, einem C
1-C
6-Alkylrest,
welcher gegebenenfalls mit einem oder mehreren Resten substituiert
ist, ausgewählt
aus einem C
3-C
6-Cycloalkylrest,
-OR
2, -S-Ht, -R
3,
-O-Q oder Q, einem C
2-C
4-Alkenylrest,
welcher gegebenenfalls mit einem oder mehreren Resten substituiert
ist, ausgewählt
-OR
2, -S-Ht, -R
3, -O-Q
oder Q, einem C
3-C
6-Cycloalkylrest, welcher
gegebenenfalls mit Q substituiert oder an Q kondensiert ist, oder
einem C
5-C
6-Cycloalkenylrest,
welcher gegebenenfalls mit Q substituiert oder an Q kondensiert
ist;
jeder Rest Q unabhängig
ausgewählt
ist aus einem 3- bis 7-gliedrigen, gesättigten, teilweise gesättigten
oder ungesättigten,
carbocyclischen Ringsystem oder einem 5- bis 7-gliedrigen, gesättigten,
teilweise gesättigten oder
ungesättigten,
heterocyclischen Ring, welcher ein oder mehrere Heteroatome, ausgewählt aus
O, N, S, S(O)
n oder N(R
2)
enthält,
wobei Q gegebenenfalls mit einem oder mehreren Resten substituiert
ist, ausgewählt aus
einer Oxogruppe, -OR
2, -R
2,
-SO
2R
2, -SO
2-N(R
2)
2,
-N(R
2)
2, -N(R
2)-C(O)-R
2, -R
2-OH, -CN, -CO
2R
2, -C(O)-N(R
2)
2, einem Halogenatom oder -CF
3;
D' ausgewählt ist
aus -OR
10, -N=R
10 oder
-N(R
10)-R
1-R
3;
E ausgewählt ist aus Ht, O-Ht, Ht-Ht,
-O-R
3, -N(R
2)(R
3), einem C
1-C
6-Alkylrest, welcher gegebenenfalls mit einem
oder mehreren Resten, ausgewählt
aus R
4 oder Ht, substituiert ist, einem
C
2-C
6-Alkenylrest,
welcher gegebenenfalls mit einem oder mehreren Resten, ausgewählt aus
R
4 oder Ht, substituiert ist, einem gesättigten C
3-C
6-Carbocyclus,
welcher gegebenenfalls mit einem oder mehreren Resten, ausgewählt aus
R
4 oder Ht, substituiert ist, oder einem
ungesättigten
C
5-C
6-Carbocyclus,
welcher gegebenenfalls mit einem oder mehreren Resten, ausgewählt aus
R
4 oder Ht, substituiert ist;
jeder
Rest R
4 unabhängig ausgewählt ist -OR
2,
-SR
2, -SOR
2, -SO
2R
2, -CO
2R
2, -C(O)-NHR
2, -C(O)-N(R
2)
2, -C(O)-NR
2(OR
2), -S(O)
2-NHR
2, einem Halogenatom,
-NR
2-C(O)-R
2, -N(R
2)
2 oder -CN;
jeder
Rest R
7 unabhängig ausgewählt ist aus einem Wasserstoffatom,
wobei
jeder Rest M unabhängig
ausgewählt
ist aus H, Li, Na, K, Mg, Ca, Ba, -N(R
2)
4, einem C
1-C
12-Alkylrest, einem
C
2-C
12-Alkenylrest
oder -R
6, wobei 1 bis 4 -CH
2-Reste
des Alkyl- oder Alkenylrestes, welche von dem an Z gebundenen -CH
2 verschieden sind, gegebenenfalls durch
einen Heteroatomrest, ausgewählt
aus O, S, S(O), S(O)
2 oder N(R
2),
ersetzt sind, und wobei jedes Wasserstoffatom im Alkylrest, Alkenylrest
oder R
6 gegebenenfalls durch einen Substituenten
ersetzt ist, ausgewählt
aus einer Oxogruppe, -OR
2, -R
2,
-N(R
2)
2, -N(R
2)
3, -R
2OH,
-CN, -CO
2R
2, -C(O)-N(R
2)
2, -S(O)
2-N(R
2)
2,
-N(R
2)-C(O)-R
2,
-C(O)R
2, -S(O)
n-R
2, -OCF
3, -S(O)
n-R
6, -N(R
2)-S(O)
2(R
2), einem Halogenatom, -CF
3 oder
-NO
2;
M' H, ein C
1-C
1 2-Alkylrest, ein
C
2-C
1 2-Alkenylrest
oder -R
6 ist, wobei 1 bis 4 -CH
2-Reste
des Alkyl- oder Alkenylrestes gegebenenfalls durch einen Heteroatomrest,
ausgewählt
aus O, S, S(O), S(O
2) oder N(R
2),
ersetzt sind, und wobei jedes Wasserstoffatom im Alkylrest, Alkenylrest oder
R
6 gegebenenfalls durch einen Substituenten
ersetzt ist, ausgewählt
aus einer Oxogruppe, -OR
2, -R
2,
-N(R
2)
2, -N(R
2)
3, -R
2OH,
-CN, -CO
2R
2, -C(O)-N(R
2)
2, -S(O)
2-N(R
2)
2,
-N(R
2)-C(O)-R
2,
-C(O)R
2, -S(O)
n-R
2, -OCF
3, -S(O)
n-R
6, -N(R
2)-S(O)
2(R
2), einem Halogenatom, -CF
3 oder
-NO
2;
Z O, S, N(R
2)
2 oder, wenn M abwesend ist, H ist;
Y
P oder S ist;
X O oder S ist, und
R
9 C(R
2)
2, O oder N(R
2) ist, und wobei, wenn Y gleich S ist, Z
nicht S ist, und
R
6 ein 5- bis 6-gliedriges,
gesättigtes,
teilweise gesättigtes
oder ungesättigtes,
carbocyclisches oder heterocyclisches Ringsystem ist oder ein 8-
bis 10-gliedriges, gesättigtes,
teilweise gesättigtes
oder ungesättigtes,
bicyclisches Ringsystem ist, wobei jedes der heterocyclischen Ringsysteme
ein oder mehrere Heteroatome, ausgewählt aus O, N, S, S(O)
n oder N(R
2), enthält, und
wobei jedes dieser Ringsysteme gegebenenfalls 1 bis 4 Substituenten,
unabhängig
ausgewählt
aus OH, einem C
1-C
4-Alkylrest,
einem -O-C
1-C
4-Alkylrest
oder einem -O-C(O)-C
1-C
4-Alkylrest, enthält;
R
10 ausgewählt
ist aus einem C
1-C
8-Alkylrest,
einem C
2-C
6-Alkenylrest,
einem C
6-C
14-Arylrest
oder Ht, wobei R
10 gegebenenfalls bis zu
drei Substituenten enthält,
unabhängig
ausgewählt
aus -R
3, -CN, -SR
5,
-SOR
5, -SO
2R
5, -SR-NR
5-C(O)R
6, -NR
5-(SO
2)R
5, -C(O)N(R
5)
2, -C(S)N(R
5)
2, -S(O)
2N(R
5)
2,
-C(O)R
6, -C(S)R
6,
N(R
5)
2, -NR
5-C(O)R
5, -NR
5-C(O)OR
5, -NR
5-C(O)N(R
5)
2, -NR
5-C(S)R
5, -NR
5-C(S)OR
5, -NR
5-C(S)N(R
5)
2, -NR
5-C[=N(R
5)]-N(R
5)
2, -NH-C[=N-NO
2]-NH
2, -NH-C[=N-NO
2]-OR
5, -N(R
8)
2-C(O)R
8, -OC(O)R
6, -OC(O)N(R
5)
2, -OC(S)N(R
5)
2, wobei jeder der Reste -CH
2 der
Alkyl- oder Alkenylketten von R
10 gegebenenfalls
durch O, S, SO, SO
2, C(O) oder NR
5 ersetzt sein kann, wobei jeder Rest R
5 unabhängig
ausgewählt
ist aus einem Wasserstoffatom, einem C
1-C
8-Alkylrest,
einem C
2-C
8-Alkenylrest,
einem C
2-C
8-Alkinylrest
oder Ht, wobei jeder Rest R
5, außer dem
Wasserstoffatom, gegebenenfalls mit -CF
3,
-PO
3R
3, einem Azidorest
oder einem Halogenatom substituiert ist.
-
Es
ist auch eine Aufgabe dieser Erfindung Arzneimittel, umfassend die
Sulfonamide der Formel (I), und Verfahren für ihre Verwendung als Inhibitoren
der HIV-Aspartylprotease bereitzustellen.
-
DETAILLIERTE
BESCHREIBUNG DER ERFINDUNG
-
Zum
besseren Verständnis
der hier beschriebenen Erfindung wird die folgende detaillierte
Beschreibung angegeben. In der Beschreibung werden hier die folgenden
Begriffe verwendet:
Wenn es nicht ausdrücklich gegenteilig angegeben
wurde, bezeichnen die hier verwendeten Begriffe "-SO2-" und "-S(O)2-" ein Sulfon oder
ein Sulfonderivat (d.h. beide anhängenden Gruppen sind an das
S-Atom gebunden) und keinen Sulfinatester.
-
Für die Verbindungen
der Formel I und die Zwischenprodukte davon ist die Stereochemie
des Restes OR7 bezogen auf den Rest D an
dem benachbarten Kohlenstoffatom definiert, wenn das Molekül in einer
auseinandergezogenen Zickzack-Darstellung gezeichnet ist (wie die
für die
Verbindung von Formel I gezeichnete). Wenn sich sowohl der Rest
OR7 als auch der Rest D auf derselben Seite
der Ebene befinden, die durch das auseinandergezogene Gerüst der Verbindung
definiert ist, wird die Stereochemie des Restes OR7 als "syn" bezeichnet. Wenn
sich die Reste OR7 und D auf gegenüberliegenden
Seiten dieser Ebene befinden, wird die Stereochemie des Restes OR7 als "anti" bezeichnet.
-
Der
Begriff "Alkylrest" allein oder in Kombination
mit einem beliebigen anderen Begriff bezeichnet einen unverzweigten
oder verzweigten, gesättigten,
aliphatischen Kohlenwasserstoffrest, der die angegebene Zahl an
Kohlenstoffatomen enthält,
oder, wenn keine Zahl angegeben ist, bevorzugt 1 bis 10 und stärker bevorzugt
1 bis 8 Kohlenstoffatome enthält.
Beispiele von Alkylresten schließen eine Methyl-, Ethyl-, n-Propyl-, Isopropyl-,
n-Butyl-, Isobutyl-, sek-Butyl-, tert-Butyl-, Pentyl-, Isoamyl-
und n-Hexylgruppe ein, sind jedoch nicht darauf beschränkt.
-
Der
Begriff "Alkenylrest" allein oder in Kombination
mit einem beliebigen anderen Begriff bezeichnet einen unverzweigten
oder verzweigten, einfach oder mehrfach ungesättigten, aliphatischen Kohlenwasserstoffrest,
der die angegebene Zahl an Kohlenstoffatomen enthält, oder,
wenn keine Zahl angegeben ist, bevorzugt 2 bis etwa 18 Kohlenstoffatome
und stärker
bevorzugt 2 bis etwa 8 Kohlenstoffatome enthält. Beispiele von Alkenylresten
schließen
eine Ethenyl-, Propenyl-, Isopropenyl-, 1,4-Butadienyl- und Pentenylgruppe
ein, sind jedoch nicht darauf beschränkt.
-
Der
Begriff "Alkoxyrest" bezeichnet einen
Alkyletherrest, wobei der Begriff "Alkylrest" vorstehend definiert ist. Beispiele
geeigneter Alkyletherreste schließen eine Methoxy-, Ethoxy-,
n-Propoxy-, Isopropoxy-, n-Butoxy-, Isobutoxy-, sek-Butoxy- und
tert-Butoxygruppe ein, sind jedoch nicht darauf beschränkt.
-
Der
Begriff "Arylrest" allein oder in Kombination
mit einem beliebigen anderen Begriff bezeichnet einen carbocyclischen,
aromatischen Rest (wie eine Phenyl- oder Naphthylgruppe), der die
angegebene Zahl an Kohlenstoffatomen, bevorzugt 6 bis 14 Kohlenstoffatome
und stärker
bevorzugt 6 bis 10 Kohlenstoffatome, enthält, gegebenenfalls substituiert
mit einem oder mehreren Substituenten, ausgewählt aus einem C1-6-Alkoxyrest
(zum Beispiel einer Methoxygruppe), einer Nitrogruppe, einem Halogenatom
(zum Beispiel einem Chloratom), einer Aminogruppe, einer Carboxylatgruppe
und einer Hydroxygruppe. Beispiele von Arylresten schließen eine
Phenyl-, Naphthyl-, Indenyl-, Indanyl-, Azulenyl-, Fluorenyl- und
Anthracenylgruppe ein, sind jedoch nicht darauf beschränkt.
-
Der
Begriff "Heterocyclylrest" oder "Heterocyclus" bezeichnet einen
stabilen, 3- bis 7-gliedrigen,
monocyclischen, heterocyclischen Ring oder einen 8- bis 11-gliedrigen,
bicyclischen, heterocyclischen Ring, der entweder gesättigt oder
ungesättigt
ist und der, wenn er monocyclisch ist, gegebenenfalls benz-kondensiert ist.
Jeder Heterocyclus besteht aus einem oder mehreren Kohlenstoffatomen
und aus einem bis vier Heteroatomen, ausgewählt aus einem Stickstoff-,
Sauerstoff- und Schwefelatom. Die hier verwendeten Begriffe "Stickstoff- und Schwefelheteroatome" schließen eine
beliebige oxidierte Form von Stickstoff- und Schwefelatomen und
die quaternisierte Form eines beliebigen basischen Stickstoffatoms
ein. Ein Heterocyclylrest kann an ein beliebiges endocyclisches
Kohlenstoff- oder Heteroatom gebunden sein, was zur Erzeugung einer
stabilen Struktur führt.
Bevorzugte Heterocyclen schließen
5- bis 7-gliedrige, monocyclische Heterocyclen und 8- bis 10-gliedrige,
bicyclische Heterocyclen ein. Beispiele derartiger Reste schließen eine
Imidazolyl-, Imidazolinoyl-, Imidazolidinyl-, Chinolyl-, Isochinolyl-,
Indolyl-, Indazolyl-, Indazolinolyl-, Perhydropyridazyl-, Pyridazyl-, Pyridyl-,
Pyrrolyl-, Pyrrolinyl-, Pyrrolidinyl-, Pyrazolyl-, Pyrazinyl-, Chinoxolyl-,
Piperidinyl-, Pyranyl-, Pyrazolinyl-, Piperazinyl-, Pyrimidinyl-,
Pyridazinyl-, Morpholinyl-, Thiamorpholinyl-, Furyl-, Thienyl-,
Triazolyl-, Thiazolyl-, Carbolinyl-, Tetrazolyl-, Thiazolidinyl-,
Benzofuranoyl-, Thiamorpholinylsulfon-, Oxazolyl-, Benzoxazolyl-, Oxopiperidinyl-,
Oxopyrrolidinyl-, Oxoazepinyl-, Azepinyl-, Isoxozolyl-, Isothiazolyl-,
Furazanyl-, Tetrahydropyranyl-, Tetrahydrofuranyl-, Thiazolyl-,
Thiadiazolyl-, Dioxolyl-, Dioxinyl-, Oxathiolyl-, Benzodioxolyl- Dithiolyl-, Thiophenyl-,
Tetrahydrothiophenyl-, Sulfolanyl-, Dioxanyl-, Dioxolanyl-, Tetrahydrofurodihydrofuranyl-,
Tetrahydropyranodihydrofuranyl-, Dihydropyranyl-, Tetradyrofurofuranyl-
und Tetrahydropyranofuranylgruppe ein.
-
Der
Begriff "pharmazeutisch
wirksame Menge" bezeichnet
eine zur Behandlung einer Virusinfektion, zum Beispiel einer HIV-Infektion,
in einem Patienten entweder als Einzeltherapie oder in Kombination
mit anderen Mitteln wirksame Menge. Der hier verwendete Begriff "Behandlung" bezeichnet die Linderung
von Symptomen einer speziellen Krankheit in einem Patienten oder
die Verbesserung einer feststellbaren Messung, die mit einer speziellen
Krankheit verbunden ist. Der Begriff "prophylaktisch wirksame Menge" bezeichnet eine
zur Vorbeugung einer Virusinfektion, zum Beispiel einer HIV-Infektion,
in einem Patienten wirksame Menge. Der hier verwendete Begriff "Patient" bezeichnet einen
Säuger,
einschließlich
eines Menschen.
-
Die
Begriffe "HIV-Protease" und "HIV-Aspartylprotease" werden austauschbar
verwendet und bezeichnen die durch das menschliche Immunschwächevirus
Typ 1 oder 2 codierte Aspartylprotease. In einer bevorzugten Ausführungsform
dieser Erfindung bezeichnen diese Begriffe die Aspartylprotease
des menschlichen Immunschwächevirus
Typ 1.
-
Der
Begriff "Thiocarbamate" bezeichnet Verbindungen,
welche die funktionelle Gruppe N-SO2-O enthalten.
-
Kombinationen
von Substituenten und Variablen, die von dieser Erfindung beabsichtigt
sind, sind nur die, die zur Bildung von stabilen Verbindungen führen. Der
hier verwendete Begriff "stabil" bezeichnet Verbindungen,
die eine ausreichende Stabilität
besitzen, um die Herstellung und Verabreichung an einen Säuger durch
in dem Fachgebiet bekannte Verfahren zu ermöglichen. Typischerweise sind
derartige Verbindungen bei einer Temperatur von 40°C oder weniger
in Abwesenheit von Feuchtigkeit oder anderen chemisch reaktiven Bedingungen
mindestens eine Woche stabil.
-
Diese
Erfindung beabsichtigt auch die Quaternisierung beliebiger basischer,
stickstoffhaltiger Gruppen der hier offenbarten Verbindungen. Das
basische Stickstoffatom kann mit beliebigen Mitteln, die Fachleuten bekannt
sind, einschließlich
zum Beispiel Niederalkylhalogeniden, wie Methyl-, Ethyl-, Propyl-
und Butylchlorid, -bromid und -iodid; Dialkylsulfaten, einschließlich Dimethyl-,
Diethyl-, Dibutyl- und Diamylsulfat; langkettigen Halogeniden, wie
Decyl-, Lauryl-, Myristyl- und Stearylchlorid, -bromid und -iodid;
und Aralkylhalogeniden, einschließlich Benzyl- und Phenethylbromid,
quaternisiert werden. Wasser- oder öllösliche oder -dispergierbare Produkte
können
durch eine derartige Quaternisierung erhalten werden.
-
Die
neuen Sulfonamide dieser Erfindung sind die der Formel I:
wobei:
A
ausgewählt
ist aus H, Ht, -R
1-Ht, einem -R
1-C
1-C
6-Alkylrest, welcher
gegebenenfalls mit einem oder mehreren Resten substituiert ist,
unabhängig
ausgewählt
aus einer Hydroxygruppe, einem C
1-C
4-Alkoxyrest, Ht, -O-Ht, -NR
2-CO-N(R
2)
2 oder -CO-N(R
2)
2, einem -R
1-C
2-C
6-Alkenylrest, welcher
gegebenenfalls mit einem oder mehreren Resten substituiert ist,
unabhängig
ausgewählt
aus einer Hydroxygruppe, einem C
1-C
4-Alkoxyrest, Ht, -O-Ht-, -NR
2-CO-N(R
2)
2 oder -CO-N(R
2)
2, oder R
7;
jeder Rest R
1 unabhängig ausgewählt ist
aus -C(O)-, -S(O)
2-, -C(O)-C(O)-, -O-C(O)-,
-O-S(O)
2, -NR
2-S(O)
2-, -NR
2-C(O)- oder
-NR
2-C(O)-C(O)-;
jeder Rest Ht unabhängig ausgewählt ist
aus einem C
3-C
7-Cycloalkylrest,
einem C
5-C
7-Cycloalkenylrest,
einem C
6-C
14-Arylrest
oder einem 5- bis 7-gliedrigen, gesättigten oder ungesättigten
Heterocyclus, welcher ein oder mehrere Heteroatome, ausgewählt aus
N, N(R
2), O, S und S(O)
n,
enthält,
wobei der Arylrest oder der Heterocyclus gegebenenfalls an Q kondensiert
ist, und wobei jedes Mitglied von Ht gegebenenfalls mit einem oder mehreren
Substituenten substituiert ist, unabhängig ausgewählt aus einer Oxogruppe, -OR
2, SR
2, -R
2, -N(R
2)(R
2), -R
2-OH, -CN,
-CO
2R
2, -C(O)-N(R
2)
2, -S(O)
2-N(R
2)
2,
-N(R
2)-C(O)-R
2,
-C(O)-R
2, -S(O)
n-R
2, -OCF
3, -S(O)
n-Q, einer Methylendioxygruppe, -N(R
2)-S(O)
2(R
2), einem Halogenatom, -CF
3,
-NO
2, Q, -OQ, -OR
7,
-SR
7, -R
7, -N(R
2)(R
7) oder -N(R
7)
2;
jeder Rest
R
2 unabhängig
ausgewählt
ist aus H oder einem C
1-C
6-Alkylrest,
welcher gegebenenfalls mit Q oder R
10 substituiert
ist;
B, wenn anwesend, -N(R
2)-C(R
3)
2-C(O)- ist;
jedes
x unabhängig
0 oder 1 ist;
jeder Rest R
3 unabhängig ausgewählt ist
aus H, Ht, einem C
1-C
6-Alkylrest,
einem C
2-C
6-Alkenylrest, einem C
3-C
6-Cycloalkylrest
oder einem C
5-C
6-Cycloalkenylrest,
wobei jedes Mitglied des Restes R
3, außer H, gegebenenfalls
mit einem oder mehreren Substituenten substituiert ist, ausgewählt aus
-OR
2, -C(O)-NH-R
2, -S(O)
n-N(R
2)(R
2), Ht, -CN, -SR
2,
-CO
2R
2, -NR
2-C(O)-R
2;
jedes
n unabhängig
1 oder 2 ist;
G, wenn anwesend, ausgewählt ist aus H, R
7 oder
einem C
1-C
4-Alkylrest,
oder, wenn G ein C
1-4-Alkylrest ist, G und R
7 entweder
direkt oder durch einen C
1-C
3-Linker
miteinander verbunden sind, um einen heterocyclischen Ring zu bilden,
oder
wenn G abwesend ist (d.h. wenn x in (G)
x gleich
0 ist), das Stickstoffatom, an das G gebunden ist, dann direkt an
den Rest R
1 in -OR
7 gebunden
ist, mit dem gleichzeitigen Ersatz eines -ZM-Restes von R7;
D ausgewählt ist
aus Q, einem C
1-C
6-Alkylrest
welcher gegebenenfalls mit einem oder mehreren Resten substituiert
ist, ausgewählt
aus einem C
3-C
6-Cycloalkylrest,
-OR
2, -S-Ht, -R
3,
-O-Q oder Q, einem C
2-C
4-Alkenylrest,
welcher gegebenenfalls mit einem oder mehreren Resten substituiert
ist, ausgewählt
aus -OR
2, -S-Ht, -R
3, -O-Q
oder Q, einem C
3-C
6-Cycloalkylrest,
welcher gegebenenfalls mit Q substituiert oder an Q kondensiert
ist, oder einem C
5-C
6-Cycloalkenylrest,
welcher gegebenenfalls mit Q substituiert oder an Q kondensiert
ist;
jeder Rest Q unabhängig
ausgewählt
ist aus einem 3- bis 7-gliedrigen, gesättigten, teilweise gesättigten
oder ungesättigten,
carbocyclischen Ringsystem oder einem 5- bis 7-gliedrigen, gesättigten,
teilweise gesättigten oder
ungesättigten,
heterocyclischen Ring, welcher ein oder mehrere Heteroatome, ausgewählt aus
O, N, S, S(O)
n oder N(R
2)
enthält,
wobei Q gegebenenfalls mit einem oder mehreren Resten substituiert
ist, ausgewählt aus
einer Oxogruppe, -OR
2, -R
2,
-SO
2R
2, -SO
2-N(R
2)
2,
-N(R
2)
2, -N(R
2)-C(O)-R
2, -R
2-OH, -CN, -CO
2R
2, -C(O)-N(R
2)
2, einem Halogenatom oder -CF
3;
D' ausgewählt ist
aus -OR
10, -N=R
10 oder
-N(R
10)-R
1-R
3;
E ausgewählt ist aus Ht, O-Ht, Ht-Ht,
-O-R
3, -N(R
2)(R
3), einem C
1-C
6-Alkylrest, welcher gegebenenfalls mit einem
oder mehreren Resten, ausgewählt
aus R
4 oder Ht, substituiert ist, einem
C
2-C
6-Alkenylrest,
welcher gegebenenfalls mit einem oder mehreren Resten, ausgewählt aus
R
4 oder Ht, substituiert ist, einem gesättigten C
3-C
6-Carbocyclus,
welcher gegebenenfalls mit einem oder mehreren Resten, ausgewählt aus
R
4 oder Ht, substituiert ist, oder einem
ungesättigten
C
5-C
6-Carbocyclus,
welcher gegebenenfalls mit einem oder mehreren Resten, ausgewählt aus
R
4 oder Ht, substituiert ist;
jeder
Rest R
4 unabhängig ausgewählt ist -OR
2,
-SR
2, -SOR
2, -SO
2R
2, -CO
2R
2, -C(O)-NHR
2, -C(O)-N(R
2)
2, -C(O)-NR
2(OR
2), -S(O)
2-NHR
2, einem Halogenatom,
NR
2-C(O)-R
2, -N(R
2)
2 oder -CN;
jeder
Rest R
7 unabhängig ausgewählt ist aus einem Wasserstoffatom,
wobei
jeder Rest M unabhängig
ausgewählt
ist aus H, Li, Na, K, Mg, Ca, Ba, -N(R
2)
4, einem C
1-C
12-Alkylrest, einem
C
2-C
12-Alkenylrest
oder -R
6, wobei 1 bis 4 -CH
2-Reste
des Alkyl- oder Alkenylrestes, welche von dem an Z gebundenen -CH
2 verschieden sind, gegebenenfalls durch
einen Heteroatomrest, ausgewählt
aus O, S, S(O), S(O)
2 oder N(R
2),
ersetzt sind, und wobei jedes Wasserstoffatom im Alkylrest, Alkenylrest
oder R
6 gegebenenfalls durch einen Substituenten
ersetzt ist, ausgewählt
aus einer Oxogruppe, -OR
2, -R
2,
-N(R
2)
2, -N(R
2)
3, -R
2OH,
-CN, -CO
2R
2, -C(O)-N(R
2)
2, -S(O)
2-N(R
2)
2,
-N(R
2)-C(O)-R
2,
-C(O)R
2, -S(O)
n-R
2, -OCF
3, -S(O)
n-R
6, -N(R
2)-S(O)
2(R
2), einem Halogenatom, -CF
3 oder
-NO
2;
M' H, ein C
1-C
12-Alkylrest, ein C
2-C
12-Alkenylrest oder -R
6 ist,
wobei 1 bis 4 -CH
2-Reste des Alkyl- oder
Alkenylrestes gegebenenfalls durch einen Heteroatomrest, ausgewählt aus
O, S, S(O), S(O
2) oder N(R
2),
ersetzt sind, und wobei jedes Wasserstoffatom im Alkylrest, Alkenylrest
oder R
6 gegebenenfalls durch einen Substituenten
ersetzt ist, ausgewählt
aus einer Oxogruppe, -OR
2, -R
2,
-N(R
2)
2, -N(R
2)
3, -R
2OH,
-CN, -CO
2R
2, -C(O)-N(R
2)
2, -S(O)
2-N(R
2)
2,
-N(R
2)-C(O)-R
2,
-C(O)R
2, -S(O)
n-R
2, -OCF
3, -S(O)
n-R
6, -N(R
2)-S(O)
2(R
2), einem Halogenatom, -CF
3 oder
-NO
2;
Z O, S, N(R
2)
2 oder, wenn M abwesend ist, H ist;
Y
gleich P oder S ist;
X O oder S ist, und
R
9 C(R
2)
2, O oder N(R
2) ist, und wobei, wenn Y gleich S ist, Z
nicht S ist, und
R
6 ein 5- bis 6-gliedriges,
gesättigtes,
teilweise gesättigtes
oder ungesättigtes,
carbocyclisches oder heterocyclisches Ringsystem ist oder ein 8-
bis 10-gliedriges, gesättigtes,
teilweise gesättigtes
oder ungesättigtes,
bicyclisches Ringsystem ist, wobei jedes der heterocyclischen Ringsysteme
ein oder mehrere Heteroatome, ausgewählt aus O, N, S, S(O)
n oder N(R
2), enthält, und
wobei jedes dieser Ringsysteme gegebenenfalls 1 bis 4 Substituenten,
unabhängig
ausgewählt
aus OH, einem C
1-C
4-Alkylrest,
einem -O-C
1-C
4-Alkylrest
oder einem -O-C(O)-C
1-C
4-Alkylrest,
enthält;
R
10 ausgewählt
ist aus einem C
1-C
8-Alkylrest,
einem C
2-C
6-Alkenylrest,
einem C
6-C
1 4-Arylrest oder Ht, wobei R
10 gegebenenfalls
bis zu drei Substituenten enthält,
unabhängig
ausgewählt
aus -R
3, -CN, -SR
5,
-SOR
5, -SO
2R
5, -SR-NR
5-C(O)R
6, -NR
5-(SO
2)R
5, -C(O)N(R
5)
2, -C(S)N(R
5)
2, -S(O)
2N(R
5)
2,
-C(O)R
6, -C(S)R
6,
-N(R
5)
2, -NR
5-C(O)R
5, -NR
5-C(O)OR
5, -NR
5-C(O)N(R
5)
2, -NR
5-C(S)R
5, -NR
5-C(S)OR
5, -NR
5-C(S)N(R
5)
2, -NR
5-C[=N(R
5)]-N(R
5)
2, -NH-C[=N-NO
2]-NH
2, -NH-C[=N-NO
2]-OR
5, -N(R
8)
2-C(O)R
8, -OC(O)R
6, -OC(O)N(R
5)
2, -OC(S)N(R
5)
2, wobei jeder der Reste -CH
2 der
Alkyl- oder Alkenylketten von R
10 gegebenenfalls
durch O, S, SO, SO
2, C(O) oder NR
5 ersetzt sein kann, wobei jeder Rest R
5 unabhängig
ausgewählt
ist aus einem Wasserstoffatom, einem C
1-C
8-Alkylrest,
einem C
2-C
8-Alkenylrest,
einem C
2-C
8-Alkinylrest
oder Ht, wobei jeder Rest R
5, außer dem
Wasserstoffatom, gegebenenfalls mit -CF
3,
-PO
3R
3, einem Azidorest
oder einem Halogenatom substituiert ist.
-
Bevorzugt
ist mindestens ein Rest R
7 ausgewählt aus:
-
Für einen
Fachmann ist es selbstverständlich,
dass die Komponente M oder M' in
den hier gezeigten Formeln, abhängig
von der tatsächlichen
Wahl von M oder M',
entweder eine kovalente, eine kovalente/zwitterionische oder eine
ionische Bindung entweder zu Z oder zu R9 aufweist.
Wenn M oder M' ein
Wasserstoffatom, ein Alkylrest, ein Alkenylrest oder R6 ist,
ist M oder M' kovalent
an R9 oder Z gebunden. Wenn M ein einwertiges
oder zweiwertiges Metall oder eine andere geladene Spezies (d.h.
NH4 +) ist, besteht
zwischen M und Z eine ionische Wechselwirkung, und die so erhaltene
Verbindung ist ein Salz.
-
Wenn
x in (M)x gleich 0 ist, kann Z eine geladene
Spezies sein. Wenn dies vorkommt, kann das andere M entgegengesetzt
geladen sein, um an dem Molekül
eine Nettoladung von 0 zu erzeugen. In einer anderen Ausführungsform
kann sich das Gegenion anderswo im Molekül befinden.
-
Außer wenn
es ausdrücklich
gegenteilig dargestellt wurde, sollen die hier verwendeten Definitionen der
Variablen A, R1-R4,
R6-R9, Ht, B, x,
n, D, D', M, Q,
X, Y, Z und E so genommen werden, wie sie vorstehend für die Verbindungen
der Formel I definiert wurden.
-
Gemäß einer
bevorzugten Ausführungsform
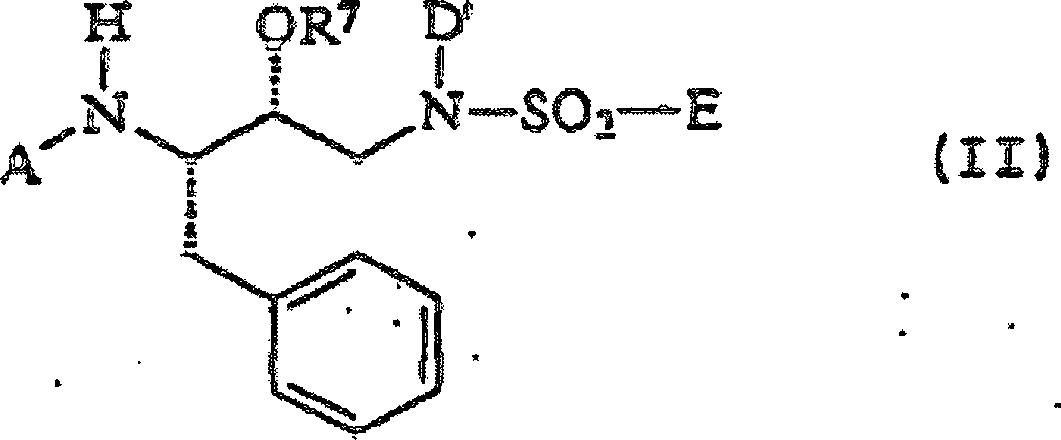
sind die Verbindungen dieser Erfindung die der Formel II, Formel
III oder Formel IV:
wobei
A, R
3, R
7, Ht, D,
D', x und E wie
vorstehend für
die Verbindungen der Formel I definiert sind. Zur Erleichterung
der Bezugnahme wurden die in der Formel IV vorliegenden zwei R
3-Einheiten
als R
3 und R
3' bezeichnet.
-
Für die Verbindungen
der Formel II sind stärker
bevorzugte Verbindungen die, bei denen:
A -C(O)Ht ist;
D' -O-R10 ist;
E
ein C6-C10-Arylrest
ist, gegebenenfalls substituiert mit einem oder mehreren Substituenten,
ausgewählt
aus einer Oxogruppe, -OR2, -SR2,
-R2, -N(R2)2, -R2-OH, -CN, -CO2R2, -C(O)-N(R2)2, -S(O)2-N(R2)2,
-N(R2)-C(O)-R2, -C(O)-R2, -S(O)n-R2, -OCF3, -S(O)n-Q, einer Methylendioxygruppe, -N(R2)-S(O)2(R2), einem Halogenatom, -CF3,
-NO2, Q, -OQ, -OR7,
-SR7, -R7, -N(R2)(R7) oder -N(R7)2, oder ein 5-gliedriger,
heterocyclischer Ring ist, welcher ein S-Atom und gegebenenfalls
ein N-Atom als ein weiteres Heteroatom enthält, wobei der heterocyclische
Ring gegebenenfalls mit einem oder zwei Resten, unabhängig ausgewählt aus
-CH3, R4 oder Ht,
substituiert ist, und
alle anderen Variablen wie für Formel
I definiert sind.
-
Eine
andere bevorzugte Ausführungsform
für die
Verbindungen der Formel II ist die, in der:
E ein 5-gliedriger,
heterocyclischer Ring ist, welcher ein S-Atom und gegebenenfalls
ein N-Atom als ein
weiteres Heteroatom enthält,
wobei der heterocyclische Ring gegebenenfalls mit einem oder zwei
Resten, unabhängig
ausgewählt
aus -CH3, R4 oder
Ht, substituiert ist, und
alle anderen Variablen wie für Formel
I definiert sind.
-
Stärker bevorzugt
sind beliebige der vorstehend gezeigten Verbindungen der Formel
II, wobei R7 in dem Rest -OR7 gleich
-PO(OM)2 oder C(O)CH2OCH2CH2OCH2CH2OCH3 ist, und die
Reste R7 in -N(R7)2 jeweils H sind, wobei M H, Li, Na, K oder
ein C1-C4-Alkylrest
ist, oder wobei R7 in dem Rest -OR7 C(O)CH2OCH2CH2OCH3 ist,
ein Rest R7 in -N(R7)2 C(O)CH2OCH2CH2OCH3 und
der andere H ist.
-
Gemäß einer
anderen bevorzugten Ausführungsform
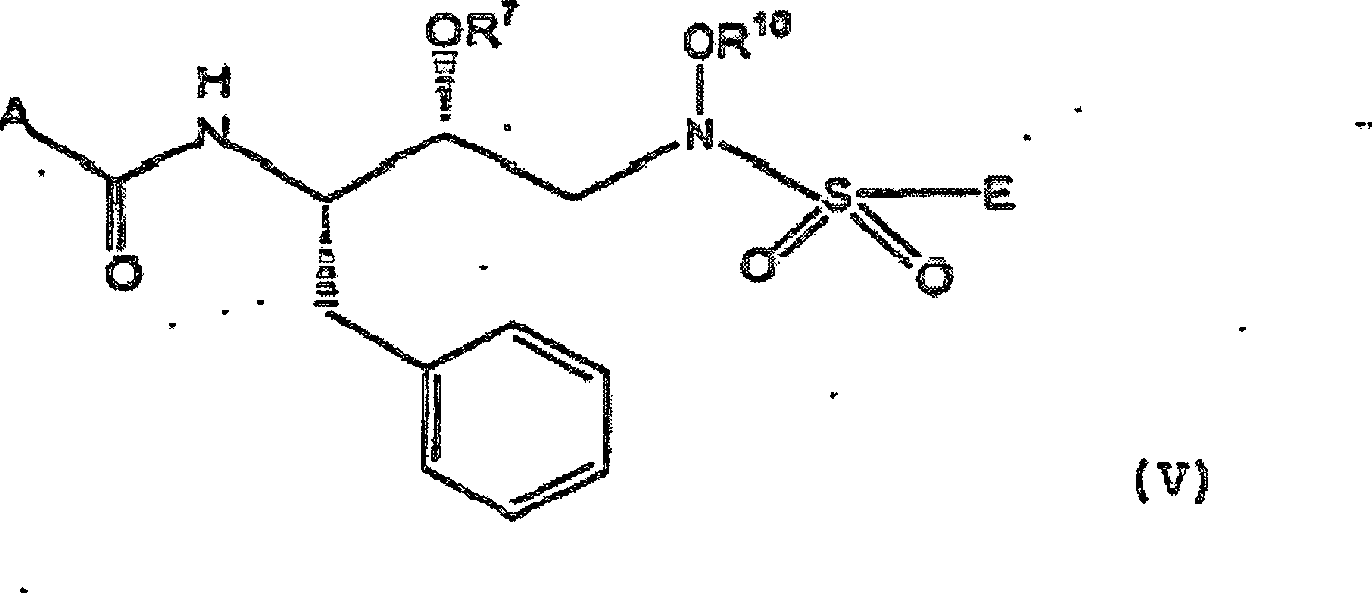
der vorliegenden Erfindung werden Verbindungen der Formel (V):
wobei:
A
ein C
6-C
1 4-Arylrest ist, welcher gegebenenfalls mit
einem oder mehreren Resten substituiert ist, unabhängig ausgewählt aus
einem C
1-C
8-Alkylrest
oder einer Hydroxygruppe oder OR
4, wobei
R
4 ein C
1-C
8-Alkylrest, ein C
3-C
7-Cycloalkylrest, ein mit C
6-C
14 substituierter C
1-C
8-Alkylrest
ist, oder ein C
6-C
1 4-Arylrest, welcher gegebenenfalls mit einem
C
1-C
8-Alkylrest,
einem Heterocyclylrest oder einem Heterocyclylalkylrest substituiert
ist;
E ein C
6-C
14-Arylrest
ist, welcher gegebenenfalls mit einem oder mehreren Resten substituiert
ist, ausgewählt aus
einer Nitrogruppe, einer Oxogruppe, einem Alkoxyrest, einer Aminogruppe,
einer Hydroxyaminogruppe; ein Heterocyclylrest, welcher gegebenenfalls
mit einem oder mehreren Resten substituiert ist, ausgewählt aus einer
Nitrogruppe, einer Oxogruppe, einem Alkoxyrest, einer Aminogruppe,
einer Hydroxyaminogruppe oder N(CO)OCH
3;
R
10 und R
7 wie vorstehend
definiert sind;
oder ein pharmazeutisch verträgliches
Derivat davon bereitgestellt.
-
Gemäß noch einer
anderen bevorzugten Ausführungsform
werden Verbindungen der Formel (VI):
wobei:
R
7 und R
10 wie vorstehend
für Formel
I definiert sind;
E ein C
6-C
14-Arylrest ist, welcher gegebenenfalls mit
einem oder mehreren Resten substituiert ist, ausgewählt aus
einer Nitrogruppe, einer Oxogruppe, einem Alkoxyrest, einer Aminogruppe,
einer Hydroxyaminogruppe; ein Heterocyclylrest, welcher gegebenenfalls
mit einem oder mehreren Resten substituiert ist, ausgewählt aus einer
Nitrogruppe, einer Oxogruppe, einem Alkoxyrest, einer Aminogruppe,
einer Hydroxyaminogruppe oder N(CO)OCH
3;
oder
ein pharmazeutisch verträgliches
Derivat davon bereitgestellt.
-
Gemäß noch einer
anderen bevorzugten Ausführungsform
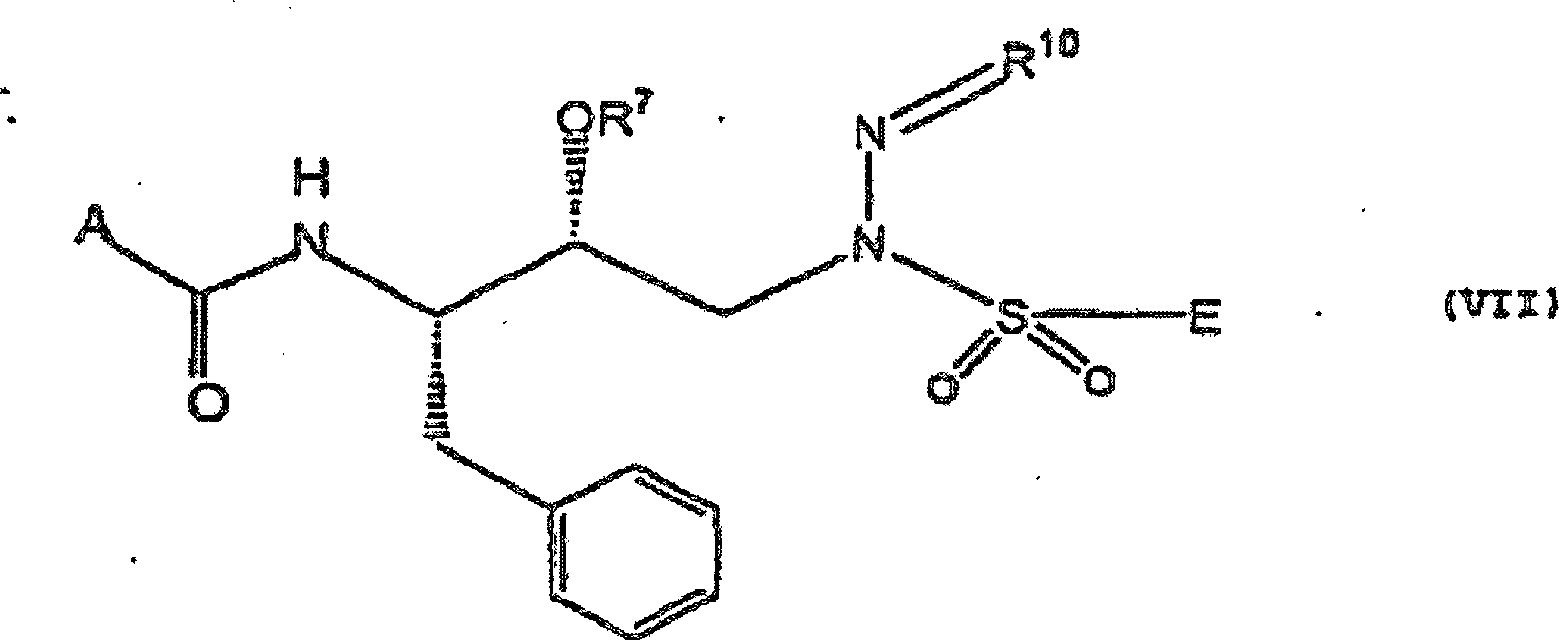
wird eine Verbindung der Formel (VII):
wobei:
A,
E, R
7 und R
10 wie
in Formel I definiert sind;
oder ein pharmazeutisch verträgliches
Derivat davon bereitgestellt.
-
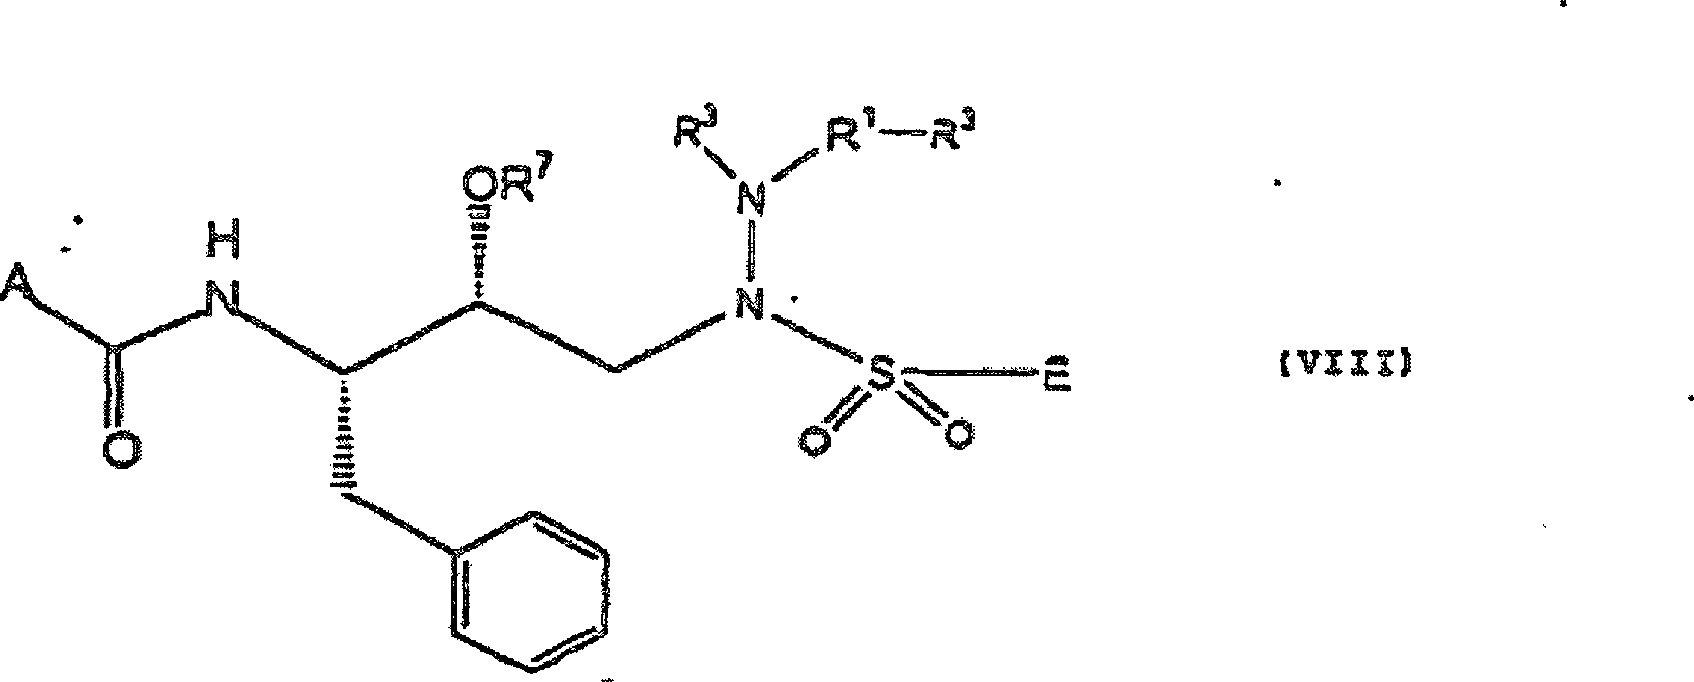
Gemäß noch einer
anderen bevorzugten Ausführungsform
wird eine Verbindung der Formel (VIII):
bereitgestellt,
wobei A, R
1, R
3,
R
7 und E wie in Formel I definiert sind.
-
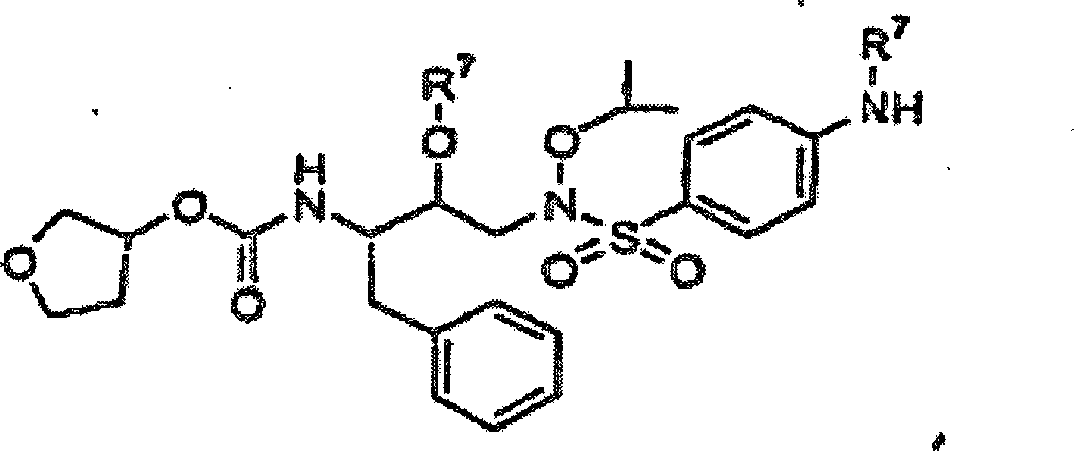
Gemäß noch einer
anderen bevorzugten Ausführungsform
der vorliegenden Erfindung werden Verbindungen der Formel:
bereitgestellt, wobei R
7 wie vorstehend definiert ist.
-
Die
erfindungsgemäßen Verbindungen
enthalten ein oder mehrere asymmetrische Kohlenstoffatome und kommen
somit als Racemate und racemische Gemische, einzelne Enantiomere,
diastereomere Gemische und einzelne Diastereomere vor. Alle derartigen
isomeren Formen dieser Verbindungen sind ausdrücklich in der vorliegenden
Erfindung eingeschlossen. Jedes stereogene Kohlenstoffatom kann
die R- oder S-Konfiguration aufweisen. Obwohl die speziellen Verbindungen,
die in dieser Anmeldung beispielhaft angegeben wurden, in einer
besonderen stereochemischen Konfiguration dargestellt werden können, sind
Verbindungen, die entweder die entgegengesetzte Stereochemie an
einem beliebigen Chiralitätszentrum
aufweisen, oder Gemische davon ebenfalls beabsichtigt.
-
Stärker bevorzugte
Verbindungen der Formel (I) der vorliegenden Erfindung sind nachstehend
in Tabelle 1 gezeigt.
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
-
Am
meisten bevorzugte Verbindungen der vorliegenden Erfindung schließen die
Folgenden ein:
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-[2-(dimethylamino)ethyl]aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat;
(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-[2-(dimethylamino)ethyl]aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-(2-[(methylsulfonyl)amino]benzimidazol-5-ylsulfonyl)amino-2-hydroxypropyl)carbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-N-methylaminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat;
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[methoxy(methyl)amino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[(methylsulfonyl)amino]ethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-N-methylaminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamatphosphatester;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamatphosphatester;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(4-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-hydroxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)-(1-ethylpropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-(phosphonooxy)propyl]carbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-3-[(1,3-benzodioxol-5-ylsulfonyl)(tetrahydro-2H-pyran-4-yloxy)amino]-1-benzyl-2-hydroxypropylcarbamat;
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-(phosphonooxy)propyl]carbamat;
oder
ein pharmazeutisch verträgliches
Derivat davon.
-
Die
Verbindungen der vorliegenden Erfindung können durch in dem Fachgebiet
bekannte Verfahren leicht hergestellt werden. Schema I veranschaulicht
einen allgemeinen Syntheseweg zu den Verbindungen der Formel (V),
einer bevorzugten Untergruppe der Formel (I).
-
Gemäß Schema
I wird im Handel erhältliches
N-Hydroxyphthalimid durch Verdrängung
beziehungsweise unter Bedingungen vom Mitsonobu-Typ mit R10-Br oder R10-OH
umgesetzt, gefolgt von der Hydrazinolyse in Ethanol, wobei das Amin
der Formel (I) hergestellt wird. Das Amin der Formel (I) wird ferner
in zwei Synthesewegen, Weg 1 und Weg 2, verwendet.
-
Weg 1
-
- Schritt 1: Das Amin der Formel (I) wird mit einem Sulfonylchlorid
der Formel (A) umgesetzt, um ein Sulfonamid der Formel (II') herzustellen.
- Schritt 2: Das Sulfonamid der Formel (II') wird mit der Zwischenverbindung der
Formel (B), die eine Aminschutzgruppe P, wie eine t-Butoxycarbonylgruppe,
trägt,
umgesetzt, um die Verbindung der Formel (III') herzustellen. Geeignete Aminschutzgruppen
sind in zahlreichen Dokumenten, einschließlich T. W. Greene und P. G. M.
Wuts, Protective Groups in Organic Synthesis, 2. Aufl., John Wiley
and Sons (1991); L. Fieser und M. Fieser, Fieser and Fieser's Reagents for Or
Synthesis, John Wiley and Sons (1994); und L. Paquette, Hrsg. Encyclopedia
of Reagents for Or Synthesis, John Wiley and Sons (1995), beschrieben.
Beispiele derartiger Aminoschutzgruppen schließen eine Cbz- oder Alloc-Gruppe
ein, sind jedoch nicht darauf beschränkt.
- Schritt 3: Die Verbindung der Formel (III') wird darin mit A-L umgesetzt, wobei
L eine Abgangsgruppe ist, um die Verbindung der Formel (IV) herzustellen.
Eine Abgangsgruppe ist ein Atom oder eine Gruppe, die bei der Reaktion
mit einem geeigneten Amin oder Sulfonamid austauschbar ist. Geeignete
Abgangsgruppen sind für einen
Fachmann naheliegend und schließen
Hydroxyle, Carboxylate und Halogenide ein, sind jedoch nicht darauf
beschränkt. SCHEMA
I
- Schritt 4: Die Verbindung der Formel (IV) wird dann durch funktionelle
Transformation der Hydroxygruppe in die Verbindung der Formel V
umgewandelt.
-
Der
Weg 2 unterscheidet sich von dem Weg 1 nur in der Reihenfolge der
Reagenzien, die zur Umwandlung der Verbindung der Formel (I) in
die Verbindung der Formel (IV) verwendet wurden.
-
Das
in Schema I veranschaulichte Syntheseverfahren kann leicht erweitert
werden, um andere Verbindungen der vorliegenden Erfindung herzustellen.
Es ist nicht beabsichtigt, dass das vorstehende Syntheseschema eine
umfassende Liste aller Mittel umfasst, durch welche die in dieser
Anmeldung beschriebenen und beanspruchten Verbindungen hergestellt
werden können.
Weitere Verfahren sind für
Fachleute offensichtlich.
-
Wie
vorstehend diskutiert, sind die neuen Verbindungen der vorliegenden
Erfindung ausgezeichnete Liganden für Aspartylproteasen, besonders
die HIV-1- und HIV-2-Protease. Folglich sind diese Verbindungen in
der Lage, gezielt auf die Vorgänge
später
Stufen bei der HIV-Replikation, d.h. das Processing der viralen Polyproteine
durch HIV-codierte Proteasen, einzuwirken und sie zu hemmen. Derartige
Verbindungen hemmen das proteolytische Processing viraler Polyproteinvorstufen,
indem sie die Aspartylprotease hemmen. Da die Aspartylprotease für die Bildung
reifer Virionen wesentlich ist, blockiert die Hemmung dieses Processings die
Ausbreitung des Virus wirksam, indem sie die Bildung infektiöser Virionen,
besonders aus chronisch infizierten Zellen, hemmt. Die Verbindungen
gemäß dieser
Erfindung hemmen vorteilhafterweise die Fähigkeit des HIV-1-Virus, unsterblich
gemachte menschliche T-Zellen während
einer Dauer von Tagen zu infizieren, was durch einen Test des extrazellulären p24-Antigens -- eines
spezifischen Markers der viralen Replikation -- bestimmt wurde.
Andere Tests gegen Viren bestätigten
die Wirksamkeit dieser Verbindungen.
-
Die
Verbindungen dieser Erfindung können
auf herkömmliche
Art und Weise zur Behandlung von Viren, wie HIV und HTLV, die hinsichtlich
obligatorischer Vorgänge
in ihrem Lebenszyklus von Aspartylproteasen abhängen, verwendet werden. Derartige
Behandlungsverfahren, ihre Dosierungshöhen und Anforderungen können durch
Fachleute aus verfügbaren
Verfahren und Techniken ausgewählt
werden. Eine Verbindung dieser Erfindung kann zum Beispiel zur Verabreichung
an einen viral infizierten Patienten auf eine pharmazeutisch verträgliche Art
und Weise und in einer zur Verringerung der Schwere der Virusinfektion
wirksamen Menge mit einem pharmazeutisch verträglichen Hilfsstoff kombiniert
werden.
-
In
einer anderen Ausführungsform
können
die Verbindungen dieser Erfindung in Impfstoffen und zur Herstellung
eines Arzneimittels zum Schutz von Personen vor einer Virusinfektion
während
einer längeren Zeitdauer
verwendet werden. Die Verbindungen können in derartigen Impfstoffen
entweder allein oder zusammen mit anderen Verbindungen dieser Erfindung
auf eine Art und Weise verwendet werden, die mit der herkömmlichen
Verwendung von Protease-Inhibitoren
in Impfstoffen übereinstimmt.
Eine Verbindung dieser Erfindung kann zum Beispiel mit pharmazeutisch
verträglichen
Hilfsstoffen, die herkömmlicherweise
in Impfstoffen verwendet werden, kombiniert werden und in prophylaktisch
wirksamen Mengen verabreicht werden, um Personen während einer
längeren
Zeitdauer vor einer HIV-Infektion zu schützen. Als solche können die
neuen Protease-Inhibitoren dieser Erfindung als Mittel zur Behandlung
oder Vorbeugung einer HIV-Infektion in einem Säuger verabreicht werden.
-
Die
Verbindungen der Formel I, besonders die mit einem Molekulargewicht
von weniger als etwa 700 g/mol, können nach der oralen Verabreichung
durch den Blutkreislauf eines Säugers
leicht absorbiert werden. Die Verbindungen der Formel I mit einem
Molekulargewicht von weniger als etwa 600 g/mol eignen sich am wahrscheinlichsten,
um die orale Verfügbarkeit
zu zeigen. Diese überraschenderweise
beeindruckende orale Verfügbarkeit
macht derartige Verbindungen zu ausgezeichneten Mitteln für Behandlungs-
und Vorbeugungsschemata mit oraler Verabreichung gegen eine HIV-Infektion.
-
Die
Verbindungen dieser Erfindung können
einem gesunden oder mit HIV infizierten Patienten entweder als Einzelmittel
oder in Kombination mit anderen antiviralen Mitteln, die den Replikationszyklus
von HIV stören,
verabreicht werden. Durch die Verabreichung der Verbindungen dieser
Erfindung mit anderen antiviralen Mitteln, die gezielt auf verschiedene
Vorgänge
im Lebenszyklus von Viren einwirken, wird die therapeutische Wirkung
dieser Verbindungen verstärkt.
Das gleichzeitig verabreichte antivirale Mittel kann beispielsweise
eines sein, das gezielt auf frühe
Vorgänge
im Lebenszyklus des Virus, wie den Eintritt in die Zelle, die reverse
Transkription und die Integration viraler DNA in zelluläre DNA,
einwirkt. Mittel gegen HIV, die gezielt auf derartige frühe Vorgänge im Lebenszyklus
einwirken, schließen
Didanosin (ddI), Alcitabin (ddC), d4T, Zidovudin (AZT), mehrfach
sulfatierte Polysaccharide, sT4 (lösliches CD4), 3TC, 935U83,
1592U89, 524W91, Ganciclovir, Didesoxycytidin, Trinatriumphosphonoformiat,
Eflornithin, Ribavirin, Acyclovir, α-Interferon und Trimenotrexat
ein. Ribonucleotidreduktase-Inhibitoren, wie Hydroxyharnstoff können ebenfalls
verwendet werden. Ferner können
Nichtnucleosid-Inhibitoren der reversen Transkriptase, wie TIBO,
Delavirin (U90) oder Nevirapin, wie auch virale Uncoating-Inhibitoren,
Inhibitoren transaktivierender Proteine, wie tat oder rev, oder
Inhibitoren der viralen Integrase zur Verstärkung der Wirkung der Verbindungen
dieser Erfindung verwendet werden.
-
Kombinationstherapien
gemäß dieser
Erfindung üben
eine synergistische Wirkung bei der Hemmung der HIV-Replikation
aus, da jedes am Aufbau der Kombination beteiligte Mittel an einer
unterschiedlichen Stelle der HIV-Replikation wirkt. Die Verwendung
derartiger Kombinationen verringert auch vorteilhafterweise die Dosierung
eines bestimmten herkömmlichen
antiretroviralen Mittels, das für
eine gewünschte
therapeutische oder prophylaktische Wirkung erforderlich ist, verglichen
mit der Verabreichung dieses Mittels als Einzeltherapie. Diese Kombinationen
können
die Nebenwirkungen von Therapien mit einem herkömmlichen antiretroviralen Einzelmittel
verringern oder beseitigen, während
sie die antiretrovirale Wirksamkeit dieser Mittel nicht beeinflussen.
Diese Kombinationen verringern auch die Möglichkeit einer Resistenz auf
Therapien mit einem Einzelmittel, während sie eine damit verbundene
Toxizität
möglichst
gering halten. Diese Kombinationen können auch die Wirksamkeit des
herkömmlichen
Mittels erhöhen,
ohne die damit verbundene Toxizität zu erhöhen. Im besonderen fanden wir
nun, dass diese Verbindungen bei der Vorbeugung der Replikation
von HIV in menschlichen T-Zellen synergistisch wirken. Bevorzugte
Kombinationstherapien schließen
die Verabreichung einer Verbindung dieser Erfindung mit AZT, ddI,
ddC oder d4T ein.
-
In
einer anderen Ausführungsform
können
die Verbindungen dieser Erfindung auch gleichzeitig mit anderen
HIV-Protease-Inhibitoren, wie Agenerase (VX-478, Vertex), Saquinavir,
Ro 31-8959 (Roche),
L-735,524 (Merck), XM 323 (Du-Pont Merck), A-80,987 (Abbott), MK
639 (Merck), ABT 538 (A-80538, Abbott), AG 1343 (Agouron), XM 412
(Du-Pont Merck), XM 450 (Du-Pont Merck), BMS 186318 (Bristol-Meyers
Squibb), ABT 378 (Abbott) und CPG 53,437 (Ciba Geigy), verabreicht
werden, um die Wirkung einer Therapie oder Prophylaxe gegenüber verschiedenen
Virusmutanten oder Mitgliedern einer anderen HIV-ähnlichen
Spezies zu verstärken.
-
Wir
bevorzugen die Verabreichung der Verbindungen dieser Erfindung als
Einzelmittel oder in Kombination mit Inhibitoren der retroviralen
reversen Transkriptase, wie Derivaten von AZT, oder anderen HIV-Aspartylprotease-Inhibitoren.
Wir nehmen an, dass die gleichzeitige Verabreichung der Verbindungen
dieser Erfindung mit Inhibitoren der retroviralen reversen Transkriptase
oder HIV-Aspartylprotease-Inhibitoren eine beträchtliche synergistische Wirkung
ausüben
kann, wodurch die virale Infektiosität und die damit verbundenen Symptome
verhindert, wesentlich verringert oder vollständig beseitigt werden.
-
Die
Verbindungen dieser Erfindung können
auch in Kombination mit Immunmodulatoren (z.B. Bropirimin, Antikörper gegen
menschliches α-Interferon,
IL-2, GM-CSF, Methionin-Enkephalin,
Interferon-α,
Diethyldithiocarbamat, Tumor-Nekrose-Faktor, Naltrexon, Tuscarasol
und rEPO) und Antibiotika (z.B. Pentamidinisethiorat) verabreicht
werden, um einer mit HIV-Infektionen,
wie AIDS und ARC, verbundenen Infektion und Krankheit vorzubeugen
oder sie zu bekämpfen.
-
Wenn
die Verbindungen dieser Erfindung in Kombinationstherapien mit anderen
Mitteln verabreicht werden, können
sie dem Patienten nacheinander oder gleichzeitig verabreicht werden.
In einer anderen Ausführungsform
können
die Arzneimittel oder prophylaktischen Mittel gemäß dieser
Erfindung aus einer Kombination eines Aspartylprotease-Inhibitors
dieser Erfindung und einem anderen therapeutischen oder prophylaktischen
Mittel bestehen.
-
Obwohl
sich diese Erfindung auf die Verwendung der hier offenbarten Verbindungen
zur Vorbeugung und Behandlung einer HIV-Infektion konzentriert,
können
die Verbindungen dieser Erfindung auch als Hemmmittel bei anderen
Viren, die hinsichtlich obligatorischer Vorgänge in ihrem Lebenszyklus von ähnlichen
Asparylproteasen abhängen,
verwendet werden. Diese Viren schließen HTLV-I und HTLV-II sowie
andere AIDS-artige Krankheiten ein, die durch Retroviren, wie Simian-Immundefektviren,
hervorgerufen werden, sind jedoch nicht darauf beschränkt. Ferner
können
die Verbindungen dieser Erfindung auch zur Hemmung anderer Aspartylproteasen
und im besonderen anderer menschlicher Aspartylproteasen, einschließlich Renin-
und Aspartylproteasen, die Endothelin-Vorstufen verarbeiten, verwendet
werden. Arzneimittel dieser Erfindung umfassen beliebige der Verbindungen
der vorliegenden Erfindung und pharmazeutisch verträgliche Salze
davon mit einem beliebigen pharmazeutisch verträglichen Träger, Hilfsstoff oder Vehikel.
Pharmazeutisch verträgliche Träger, Hilfsstoffe
und Vehikel, die in den Arzneimitteln dieser Erfindung verwendet
werden können,
schließen Ionenaustauscher,
Aluminiumoxid, Aluminiumstearat, Lecithin, Serumproteine, wie menschliches
Serumalbumin, Puffersubstanzen, wie Phosphate, Glycin, Sorbinsäure, Kaliumsorbat,
Gemische aus partiellen Glyceriden gesättigter, pflanzlicher Fettsäuren, Wasser,
Salze oder Elektrolyte, wie Protaminsulfat, Dinatriumhydrogenphosphat,
Kaliumhydrogenphosphat, Natriumchlorid, Zinksalze, kolloidales Siliciumdioxid,
Magnesiumtrisilicat, Polyvinylpyrrolidon, Substanzen auf Cellulosebasis,
Polyethylenglycol, Natriumcarboxymethylcellulose, Polyacrylate,
Wachse, Polyethylen-Polyoxypropylen-Blockpolymere, Polyethylenglycol
und Wollfett ein, sind jedoch nicht darauf beschränkt.
-
Die
Arzneimittel dieser Erfindung können
oral, parenteral, durch ein Inhalationsspray, topisch, rektal, nasal,
bukkal, vaginal oder durch ein implantiertes Reservoir verabreicht
werden. Wir bevorzugen die orale Verabreichung oder die Verabreichung
durch Injektion. Die Arzneimittel dieser Erfindung können beliebige
herkömmliche
nicht-toxische, pharmazeutisch verträgliche Träger, Hilfsstoffe und Vehikel
enthalten. Der hier verwendete Begriff parenteral schließt subkutane,
intrakutane, intravenöse,
intramuskuläre,
intraartikuläre,
intrasynoviale, intrasternale, intrathekale, intraläsionale
und intrakraniale Injektions- oder Infusionstechniken ein.
-
Die
Arzneimittel können
in Form einer sterilen, injizierbaren Zubereitung, zum Beispiel
als eine sterile, injizierbare, wässrige oder ölartige
Suspension, vorliegen. Diese Suspension kann gemäß in dem Fachgebiet bekannten
Verfahren unter Verwendung geeigneter Dispergier- oder Netzmittel
(wie zum Beispiel Tween 80) und Suspendiermittel formuliert werden.
Die sterile, injizierbare Zubereitung kann auch eine sterile, injizierbare Lösung oder
Suspension in einem nicht-toxischen, parenteral verträglichen
Verdünnungsmittel
oder Lösungsmittel,
zum Beispiel eine Lösung
in 1,3-Butandiol, sein. Unter den verträglichen Vehikeln und Lösungsmitteln, die
verwendet werden können,
sind Mannit, Wasser, Ringer-Lösung
und isotone Natriumchloridlösung.
Ferner werden herkömmlicherweise
sterile, nichtflüchtige Öle als Lösungsmittel
oder Suspendiermedium verwendet. Zu diesem Zweck kann ein beliebiges
mildes, nichtflüchtiges Öl, einschließlich synthetischer
Mono- oder Diglyceride, verwendet werden. Fettsäuren, wie Ölsäure und ihre Glyceridderivate,
sind bei der Herstellung von Injektionsmitteln, wie natürlichen,
pharmazeutisch verträglichen Ölen, wie
Olivenöl
oder Rizinusöl,
besonders in ihren polyoxyethylierten Versionen, verwendbar. Diese Öllösungen oder
-suspensionen können
auch ein Verdünnunsmittel
oder Dispergiermittel aus einem langkettigen Alkohol, wie Ph. Helv
oder einem ähnlichen
Alkohol, enthalten.
-
Die
Arzneimittel dieser Erfindung können
in einer beliebigen oral verträglichen
Dosierungsform, die Kapseln, Tabletten und wässrige Suspensionen und Lösungen einschließt, jedoch
nicht darauf beschränkt
ist, oral verabreicht werden. Im Fall von Tabletten zur oralen Verwendung
schließen
Träger,
die gewöhnlich
verwendet werden, Lactose und Maisstärke ein. Gleitmittel, wie Magnesiumstearat,
werden typischerweise auch zugegeben. Zur oralen Verabreichung in
Kapselform verwendbare Verdünnungsmittel
schließen
Lactose und getrocknete Maisstärke
ein. Wenn wässrige
Suspensionen oral verabreicht werden, wird der Wirkstoff mit Emulgier-
und Suspendiermitteln kombiniert. Falls gewünscht, können bestimmte Süßungsmittel
und/oder Geschmacksstoffe und/oder Farbmittel zugegeben werden.
-
Die
Arzneimittel dieser Erfindung können
auch in Form von Suppositorien zur rektalen Verabreichung verabreicht
werden. Diese Mittel können
durch Mischen einer Verbindung dieser Erfindung mit einem geeigneten
nicht-reizenden Exzipienten, der bei Raumtemperatur fest ist, jedoch
bei der rektalen Temperatur flüssig ist
und daher im Rektum schmilzt, wobei die wirksamen Komponenten freigesetzt
werden, hergestellt werden. Derartige Materialien schließen Kakaobutter,
Bienenwachs und Polyethylenglycole ein, sind jedoch nicht darauf
beschränkt.
-
Die
topische Verabreichung der Arzneimittel dieser Erfindung ist besonders
nützlich,
wenn die gewünschte
Behandlung Bereiche oder Organe umfasst, die durch die topische
Anwendung leicht zugänglich sind.
Für die
topische Anwendung auf der Haut sollte das Arzneimittel mit einer
geeigneten Salbe, welche die wirksamen Komponenten suspendiert oder
gelöst
in einem Träger
enthält,
formuliert werden. Träger
für die
topische Verabreichung der Verbindungen dieser Erfindung schließen Mineralöl, flüssiges Petroleum,
weißes Petroleum,
Propylenglycol, eine Polyoxyethylenpolyoxypropylenverbindung, emulgierendes
Wachs und Wasser ein, sind jedoch nicht darauf beschränkt. In
einer anderen Ausführungsform
kann das Arzneimittel mit einer geeigneten Lotion oder Creme, die
den Wirkstoff suspendiert oder gelöst in einem Träger enthält, formuliert werden.
Geeignete Träger
schließen
Mineralöl,
Sorbitanmonostearat, Polysorbat 60, Wachs aus Cetylestern, Cetearylalkohol,
2-Octyldodecanol, Benzylalkohol und Wasser ein, sind jedoch nicht
darauf beschränkt.
Die Arzneimittel dieser Erfindung können auch im unteren Darmtrakt
durch die Formulierung eines rektalen Suppositoriums oder in einer
geeigneten Einlaufformulierung topisch angewendet werden. Topisch-transdermale Pflaster
sind ebenfalls in dieser Erfindung eingeschlossen.
-
Die
Arzneimittel dieser Erfindung können
durch ein Nasenaerosol oder Inhalation verabreicht werden. Derartige
Mittel werden gemäß Verfahren,
die in dem Fachgebiet der Arzneimittelformulierung allgemein bekannt
sind, hergestellt, und können
als Lösungen
in Kochsalzlösung
unter Verwendung von Benzylalkohol oder anderen geeigneten Konservierungsmitteln,
Absorptionspromotoren, um die Bioverfügbarkeit zu erhöhen, Fluorkohlenwasserstoffen
und/oder anderen löslichmachenden
oder dispergierenden Mitteln, die in dem Fachgebiet bekannt sind,
hergestellt werden.
-
Dosierungshöhen zwischen
etwa 0,01 und etwa 100 mg/kg Körpergewicht
pro Tag und bevorzugt zwischen etwa 0,5 und etwa 50 mg/kg Körpergewicht
pro Tag der Wirkstoffverbindung sind bei der Vorbeugung und Behandlung
einer Virusinfektion, einschließlich
einer HIV-Infektion, verwendbar. Die Arzneimittel dieser Erfindung
werden typischerweise etwa 1- bis etwa 5-mal pro Tag oder in einer
anderen Ausführungsform
als kontinuierliche Infusion verabreicht. Eine derartige Verabreichung
kann als ständige
oder akute Therapie verwendet werden. Die Menge des Wirkstoffes,
die mit den Trägermaterialien
kombiniert werden kann, um eine einzeldosierte Arzneiform herzustellen,
hängt von
dem behandelten Wirt und der speziellen Verabreichungsart ab. Eine
typische Zubereitung enthält
etwa 5 % bis etwa 95 % Wirkstoff (Gew./Gew.). Derartige Zubereitungen enthalten
bevorzugt etwa 20 % bis etwa 80 % Wirkstoff.
-
Nach
der Besserung des Zustands des Patienten kann, falls notwendig,
eine Erhaltungsdosis einer Verbindung, eines Mittels oder einer
Kombination dieser Erfindung verabreicht werden. Später können die
Dosierung oder Häufigkeit
der Verabreichung oder beide als Funktion der Symptome bis zu einem
Grad verringert werden, bei dem der verbesserte Zustand beibehalten
wird, und nach der Linderung der Symptome bis zu dem gewünschten
Grad sollte die Behandlung aufhören.
Die Patienten können
jedoch nach einem Wiederauftreten der Krankheitssymptome eine periodische
Behandlung auf einer Langzeitbasis erfordern.
-
Wie
es für
einen Fachmann selbstverständlich
ist, können
niedrigere oder höhere
Dosen als die vorstehend aufgeführten
erforderlich sein. Spezielle Dosierungs- und Behandlungsschemata
für jeden
einzelnen Patienten hängen
von verschiedenen Faktoren, einschließlich der Wirksamkeit der speziellen
verwendeten Verbindung, dem Alter, dem Körpergewicht, dem allgemeinen
Gesundheitszustand, dem Geschlecht, der Ernährung, der Verabreichungszeit,
der Ausscheidungsgeschwindigkeit, der Arzneistoffkombination, der
Schwere und dem Verlauf der Infektion, der Disposition des Patienten
für die
Infektion und der Beurteilung des behandelnden Arztes, ab.
-
Die
Verbindungen dieser Erfindung sind auch als handelsübliche Reagenzien,
die wirksam an Aspartylproteasen, besonders HIV-Aspartylprotease,
binden, verwendbar. Als handelsübliche
Reagenzien können die
Verbindungen dieser Erfindung und ihre Derivate verwendet werden,
um die Proteolyse eines Zielpeptids zu blockieren, oder können derivatisiert
werden, um bei Anwendungen der Affinitätschromatographie als gebundenes
Substrat an ein stabiles Harz zu binden. Diese und andere Verwendungen,
die handelsübliche
Aspartylprotease-Inhibitoren kennzeichnen, sind für Durchschnittsfachleute
offensichtlich.
-
Wie
hier verwendet, sind die erfindungsgemäßen Verbindungen so definiert,
dass sie pharmazeutisch verträgliche
Derivate oder Prodrugs davon einschließen. Ein "pharmazeutisch verträgliches Derivat" oder "pharmazeutisch verträgliches
Prodrug" bedeutet
ein beliebiges pharmazeutisch verträgliches Salz, einen beliebigen
pharmazeutisch verträglichen
Ester, ein beliebiges pharmazeutisch verträgliches Salz eines Esters oder
ein beliebiges pharmazeutisch verträgliches anderes Derivat einer
Verbindung dieser Erfindung, das nach der Verabreichung an einen
Empfänger
in der Lage ist, eine Verbindung dieser Erfindung oder einen hemmend wirksamen
Metaboliten oder Rest davon (direkt oder indirekt) bereitzustellen.
Besonders bevorzugte Derivate und Prodrugs sind diejenigen, welche
die Bioverfügbarkeit
der Verbindungen dieser Erfindung erhöhen, wenn derartige Verbindungen
an einen Säuger
verabreicht werden (z.B. indem eine leichtere Absorption einer oral verabreichten
Verbindung ins Blut ermöglicht
wird) oder welche die Abgabe der Ausgangsverbindung an ein biologisches
Kompartiment (z.B. das Gehirn oder lymphatische System), bezogen
auf die Ausgangsspezies, steigern.
-
Die
erfindungsgemäßen Verbindungen
können
in Form von Salzen, die sich von anorganischen oder organischen
Säuren
ableiten, verwendet werden. Unter derartigen Säuresalzen sind zum Beispiel
die Folgenden eingeschlossen: Acetat, Adipat, Alginat, Aspartat,
Benzoat, Benzolsulfonat, Hydrogensulfat, Butyrat, Citrat, Camphorat,
Camphersulfonat, Cyclopentanpropionat, Digluconat, Dodecylsulfat,
Ethansulfonat, Fumarat, Flucoheptanoat, Glycerophosphat, Hemisulfat,
Heptanoat, Hexanoat, Hydrochlorid, Hydrobromid, Hydroiodid, 2-Hydroxyethansulfonat,
Lactat, Maleat, Methansulfonat, 2-Naphthalinsulfonat, Nicotinat,
Oxalat, Pamoat, Pektinat, Persulfat, Phenylproprionat, Pikrat, Pivalat,
Propionat, Succinat, Tartrat, Thiocyanat, Tosylat und Undecanoat.
Andere Säuren,
wie Oxalsäure,
können,
obwohl sie selbst nicht pharmazeutisch verträglich sind, bei der Herstellung
von Salzen verwendet werden, die als Zwischenverbindungen bei der
Herstellung der Verbindungen der Erfindung und ihrer pharmazeutisch
verträglichen
Säureadditionssalze
verwendbar sind.
-
Salze,
die sich von geeigneten Basen ableiten, schließen Alkalimetall (z.B. Natrium),
Erdalkalimetall (z.B. Magnesium), Ammonium und +NW4
ein (wobei W ein C1-4-Alkylrest ist). Physiologisch
verträgliche
Salze von einem Wasserstoffatom oder einer Aminogruppe schließen Salze
organischer Carbonsäuren,
wie Essig-, Milch-, Wein-, Äpfel-,
Isethion-, Lactobion- und Bernsteinsäure; organischer Sulfonsäuren, wie
Methansulfon-, Ethansulfon-, Benzolsulfon- und p-Toluolsulfonsäure, und
anorganischer Säuren,
wie Salz-, Schwefel-, Phosphor- und Sulfaminsäure, ein. Physiologisch verträgliche Salze
einer Verbindung mit einer Hydroxygruppe schließen das Anion der Verbindung
in Kombination mit einem geeigneten Kation, wie Na+,
NH4 + und NW4 + (wobei W ein C1-4-Alkylrest ist), ein.
-
Pharmazeutisch
verträgliche
Salze schließen
Salze organischer Carbonsäuren,
wie Ascorbin-, Essig-, Citronen-, Milch-, Wein-, Äpfel-, Malein-,
Isothion-, Lactobion-, p-Aminobenzoe- und Bernsteinsäure; organischer
Sulfonsäuren,
wie Methansulfon-, Ethansulfon-, Benzolsulfon- und p-Toluolsulfonsäure, und
anorganischer Säuren,
wie Salz-, Schwefel-, Phophor, Sulfamin- und Pyrophosphorsäure, ein.
-
Für die therapeutische
Verwendung sind die Salze der erfindungsgemäßen Verbindungen pharmazeutisch
verträglich.
Salze von Säuren
und Basen, die nicht pharmazeutisch verträglich sind, können jedoch
zum Beispiel bei der Herstellung oder Reinigung einer pharmazeutisch
verträglichen
Verbindung ebenfalls Verwendung finden.
-
Bevorzugte
Salze schließen
aus Salz-, Schwefel-, Essig-, Bernstein, Citronen- und Ascorbinsäure gebildete
Salze ein.
-
Bevorzugte
Ester der Verbindungen gemäß der Erfindung
werden unabhängig
aus den folgenden Gruppen ausgewählt:
(1) Carbonsäureester,
die durch Veresterung der Hydroxygruppen erhalten wurden, in denen
die carbonylgruppenfreie Einheit des Carbonsäureteils der Estergruppierung
aus einem unverzweigten oder verzweigten Alkylrest (zum Beispiel
einer Acetyl-, n-Propyl-, t-Butyl-
oder n-Butylgruppe), einem Alkoxyalkylrest (zum Beispiel einer Methoxymethylgruppe),
einem Aralkylrest (zum Beispiel einer Benzylgruppe), einem Aryloxyalkylrest
(zum Beispiel einer Phenoxymethylgruppe) oder einem Arylrest (zum
Beispiel einer Phenylgruppe, die gegebenenfalls zum Beispiel mit
einem Halogenatom, einem C1-4-Alkylrest
oder einem C1-4- Alkoxyrest oder einer Aminogruppe substituiert
ist) ausgewählt
ist; (2) Sulfonatester, wie Alkyl- oder Aralkylsulfonylester (zum Beispiel
Methansulfonylester); (3) Aminosäureester
(zum Beispiel L-Valyl- oder L-Isoleucylester); (4) Phosphonatester
und (5) Mono-, Di- oder Triphosphatester. Die Phosphatester können zum
Beispiel durch einen C1-20-Alkohol oder
ein reaktives Derivat davon oder durch ein 2,3-Di(C6-24)acylglycerin
weiter verestert sein.
-
In
derartigen Estern enthält
eine vorhandene beliebige Alkyleinheit vorteilhafterweise 1 bis
18 Kohlenstoffatome, besonders 1 bis 6 Kohlenstoffatome und insbesondere
1 bis 4 Kohlenstoffatome, wenn es nicht anders angegeben ist. Eine
in derartigen Estern vorhandene beliebige Cycloalkyleinheit enthält vorteilhafterweise
3 bis 6 Kohlenstoffatome. Eine in derartigen Estern vorhandene beliebige
Aryleinheit umfasst vorteilhafterweise eine Phenylgruppe.
-
Jede
Bezugnahme auf eine beliebige der vorstehenden Verbindungen schließt auch
eine Bezugnahme auf ein pharmazeutisch verträgliches Salz davon ein.
-
Die
erfindungsgemäßen Verbindungen
sind besonders zur Behandlung von AIDS und verwandten klinischen
Krankheiten, wie dem mit AIDS verwandten Komplex (ARC), progressiver
generalisierter Lymphadenopathie (PGL), Kaposi-Sarkom, thrombozytopenischer
Purpura, mit AIDS verwandten neurologischen Krankheiten, wie dem
AIDS-Demenzkomplex, multipler Sklerose oder tropischer Paraparese,
und auch anti-HIV-Antikörper-positiven
und HIV-positiven Krankheiten, einschließlich derartiger Krankheiten
bei asymptomatischen Patienten, verwendbar.
-
In
einer weiteren Ausführungsform
der Erfindung werden die erfindungsgemäßen Verbindungen zur Verwendung
in der medizinischen Therapie, besonders zur Behandlung oder Prophylaxe
von Virusinfektionen, wie HIV-Infektionen, bereitgestellt.
-
Gemäß einer
anderen Ausführungsform
stellt die vorliegende Erfindung ein Verfahren zur Behandlung oder
Vorbeugung der Symptome oder Auswirkungen einer Virusinfektion in
einem infizierten Tier, zum Beispiel einem Säuger, einschließlich eines
Menschen, bereit, das die Behandlung des Tiers mit einer therapeutisch wirksamen
Menge einer erfindungsgemäßen Verbindung
umfasst. Gemäß einer
besonderen Darstellung dieser Ausführungsform der Erfindung ist
die Virusinfektion eine HIV-Infektion. Eine weitere Ausführungsform
der Erfindung schließt
ein Verfahren zur Behandlung oder Vorbeugung der Symptome oder Auswirkungen
einer HBV-Infektion ein.
-
Die
erfindungsgemäßen Verbindungen
können
auch in einer Hilfstherapie bei der Behandlung von HIV-Infektionen
oder mit HIV verbundenen Symptomen oder Auswirkungen, zum Beispiel
dem Kaposi-Sarkom, verwendet werden.
-
Die
vorliegende Erfindung stellt ferner ein Verfahren zur Behandlung
einer klinischen Krankheit bei einem Tier, zum Beispiel einem Säuger, einschließlich eines
Menschen, bereit, das die Behandlung des Tiers mit einer therapeutisch
wirksamen Menge einer erfindungsgemäßen Verbindung umfasst, wobei
die klinische Erkrankung die vorstehend in der Einleitung diskutierten
einschließt.
Die vorliegende Erfindung schließt auch ein Verfahren zur Behandlung
oder Prophylaxe einer beliebigen der vorstehend erwähnten Infektionen
oder Krankheiten ein.
-
In
noch einer weiteren Ausführungsform
stellt die vorliegende Erfindung die Verwendung einer erfindungsgemäßen Verbindung
bei der Herstellung eines Medikaments zur Behandlung oder Prophylaxe
einer beliebigen der vorstehend erwähnten Virusinfektionen oder
Krankheiten bereit. Es ist selbstverständlich, dass die Verbindungen
der Formel (I), (II), (III), (IV) und (V) und ein oder mehrere andere
HIV-Protease-Inhibitoren, Inhibitoren der reversen Transkriptase
oder Nichtnucleosid-Inhibitoren der reversen Transkriptase bei der
Herstellung des vorstehenden Medikaments verwendet werden können.
-
Eine
Bezugnahme auf die Behandlung erstreckt sich hier über die
Prophylaxe sowie die Behandlung etablierter Infektionen oder Symptome.
-
Die
vorstehenden erfindungsgemäßen Verbindungen
und ihre pharmazeutisch verträglichen
Derivate können
in Kombination mit anderen therapeutischen Mitteln zur Behandlung
der vorstehenden Infektionen oder Krankheiten verwendet werden.
Kombinationstherapien gemäß der vorliegenden
Erfindung umfassen die Verabreichung von mindestens einer Verbindung
der Formel (I) oder einem pharmazeutisch verträglichen Derivat davon und und
mindestens einem anderen pharmazeutisch wirksamen Bestandteil. Der
(die) Wirkstoffe) und die pharmazeutisch wirksamen Mittel können gleichzeitig
entweder in derselben oder in verschiedenen Arzneimittelformulierungen
oder nacheinander in einer beliebigen Reihenfolge verabreicht werden.
Die Mengen des (der) Wirkstoffes (Wirkstoffe) und des (der) pharmazeutisch wirksamen
Mittels) und die relativen zeitlichen Festlegungen der Verabreichung
werden so ausgewählt,
dass die gewünschte
kombinierte therapeutische Wirkung erzielt wird. Die Kombinationstherapie
umfasst bevorzugt die Verabreichung einer erfindungsgemäßen Verbindung
und eines der nachstehend erwähnten
Mittel.
-
Beispiele
dieser weiteren therapeutischen Mittel schließen Mittel, die bei der Behandlung
von Virusinfektionen oder damit verbundenen Krankheiten wirksam
sind, wie (1α,2β,3α)-9-[2,3-Bis(hydroxymethyl)cyclobutyl]guanin
[(-)BHCG, SQ-34514], Oxetanocin-G [3,4-Bis-(hydroxymethyl)-2-oxetanosyl]guanin),
acyclische Nucleoside (z.B. Acyclovir, Valaciclovir, Famciclovir,
Ganciclovir, Penciclovir), acyclische Nucleosidphosphonate (z.B.
(S)-1-(3-Hydroxy-2-phosphonylmethoxypropyl)cytosin
(HPMPC)), Ribonucleotidreduktase-Inhibitoren, wie 2-Acetylpyridin-5-[(2-chloranilino)thiocarbonyl)thiocarbonohydrazon,
3'-Azido-3'-desoxythymidin, Hydroxyharnstoff andere
2',3'-Didesoxynucleoside,
wie 2',3'-Didesoxycytidin,
2',3'-Didesoxyadenosin,
2',3'-Didesoxyinosin,
2',3'-Didehydrothymidin,
Protease-Inhibitoren, wie Agenerase, Indinavir, Ritonavir, Nelfinavir, [3S-[3R*(1R*,2S*)]]-[3[[(4-Aminophenyl)sulfonyl]-(2-methylpropyl)amino]-2-hydroxy-1-(phenylmethyl)propyl]tetrahydro-3-furanylester (141W94),
Oxathiolannucleosidanaloga, wie (-)-cis-1-(2-Hydroxymethyl)-1,3-oxathiolan-5-yl)cytosin
(Lamivudin) oder cis-1-(2-(Hydroxymethyl)-1,3-oxathiolan-5-yl)-5-fluorcytosin (FTC),
3'-Desoxy-3'-fluorthymidin, 5-Chlor-2',3'-didesoxy-3'-fluoruridin, (-)-cis-4-[2-Amino-6-(cyclopropylamino)-9H-purin-9-yl]-2-cyclopenten-1-methanol,
Ribavirin, 9-[4-Hydroxy-2-(hydroxymethyl)but-1-yl]guanin
(H2G), tat-Inhibitoren, wie 7-Chlor-5-(2-pyrryl)-3H-1,4-benzodiazepin-2-(H)on (Ro5-3335),
7-Chlor-1,3-dihydro-5-(1H-pyrrol-2-yl)-3H-1,4-benzodiazepin-2-amin (Ro24-7429), Interferone,
wie α-Interferon,
Inhibitoren der Nierenausscheidung, wie Probenecid, Nucleosidtransport-Inhibitoren,
wie Dipyridamol; Pentoxifyllin, N-Acetylcystein (NAC), Procystein, α-Trichosanthin,
Phosphonoameisensäure
sowie Immunmodulatoren, wie Interleukin II oder Thymosin, Granulozyten-Makrophagen-Kolonie stimulierende
Faktoren, Erythropoetin, lösliches
CD4 und genetisch konstruierte Derivate
davon, oder Nichtnucleosid-Inhibitoren der reversen Transkriptase
(NNRTI), wie Nevirapin (BI-RG-587), Lovirid (α-APA) und Delavuridin (BHAP),
und Phosphonoameisensäure
und 1,4-Dihydro-2H-3,1-benzoxazin-2-on-NNRTI, wie (-)-6-Chlor-4-cyclopropylethinyl-4-trifluormethyl-1,4-dihydro-2H-3,1-benzoxazin-2-on
(L-743,726 oder DMP-266), und Chinoxalin-NNRTI, wie Isopropyl-(2S)-7-fluor-3,4-dihydro-2-ethyl-3-oxo-1(2H)-chinoxalincarboxylat
(HBY1293), ein.
-
Die
Kombinationstherapie umfasst stärker
bevorzugt die Verabreichung eines der vorstehend erwähnten Mittel
und einer Verbindung innerhalb einer der bevorzugten oder besonders
bevorzugten Untergruppen innerhalb der Formel (I), wie vorstehend
beschrieben. Die Kombinationstherapie umfasst am meisten bevorzugt
die gemeinsame Verwendung eines der vorstehend genannten Mittel
zusammen mit einer der hier speziell genannten Verbindungen der
Formel (I).
-
Die
vorliegende Erfindung schließt
ferner die Verwendung einer erfindungsgemäßen Verbindung bei der Herstellung
eines Medikaments zur gleichzeitigen oder aufeinanderfolgenden Verabreichung
mit mindestens einem anderen therapeutischen Mittel, wie den vorstehend
definierten, ein.
-
Zum
besseren Verständnis
dieser Erfindung werden die folgenden Beispiele angegeben. Diese
Beispiele dienen nur zum Zweck der Veranschaulichung und sollen
den Umfang der Erfindung in keiner Weise einschränken.
-
BEISPIELE
-
Allgemeine Verfahren und
Bedingungen
-
Alle
Temperaturen werden in Grad Celsius aufgezeichnet. Die Dünnschichtchromatographie
(DC) wurde unter Verwendung von 0,25 mm dicken F254-Platten
mit Silicagel 60 von E. Merck und Elution mit dem angegebenen Lösungsmittelsystem
durchgeführt.
Der Nachweis der Verbindungen wurde durchgeführt, indem die Platte mit einem
geeigneten Visualisierungsmittel, wie einer 10 %igen Lösung von
Phosphormolybdänsäure in Ethanol
oder einer 0,1 %igen Lösung
von Ninhydrin in Ethanol, gefolgt von Erwärmen behandelt wurde und/oder
indem sie, falls geeignet, UV-Licht oder Ioddämpfen ausgesetzt wurde. Die
Dünnschichtsilicagelchromatographie
wurde ebenfalls unter Verwendung von F254-Platten
60 ("prep plates") mit einer Dicke
von 0,5, 1,0 oder 2,0 mm von E. Merck durchgeführt. Im Anschluss an die Entwicklung
der Platte wurde die Silicabande, welche die gewünschte Verbindung enthielt,
isoliert und mit einem geeigneten Lösungsmittel eluiert. Die analytische
HPLC wurde unter Verwendung einer C18-Umkehrphasensäule Delta
Pak von Waters, 5 μM
Silica, 3,9 mm ID × 15
cm L, mit einer Fließgeschwindigkeit
von 1,5 ml/min unter Verwendung der folgenden Tabelle durchgeführt:
- Mobile
Phase:
A = 0,1 % CF3CO2H
in H2O
B = 0,1 % CF3CO2H in CH3CN
- Gradient:
T = 0 min, A (95 %), B (5 %)
T = 20 min,
A (0 %), B (100 %)
T = 22,5 min, A (0 %), B (100 %)
-
Die
präparative
HPLC wurde ebenfalls unter Verwendung von C18-Umkehrphasenmedien
durchgeführt.
Die Retentionszeiten der HPLC wurden in Minuten aufgezeichnet. Die
Daten der NMR-Spektren wurden unter Verwendung eines AMX500 von
Bruker, der entweder mit einer Umkehrsonde oder mit einer QNP-Sonde ausgestattet
war, bei 500 MHz aufgezeichnet und in dem angegebenen Lösungsmittel
aufgenommen.
-
Die
Hemmkonstanten jeder Verbindung gegenüber der HIV-1-Protease wurden
unter Verwendung des im Wesentlichen von M. W. Pennington et al.,
Peptides 1990, Gimet, E. und D. Andrew, Hrsg., Escom, Leiden, Niederlande
(1990), beschrieben Verfahrens und des im Wesentlichen von Partaledis
et al., J. Virol., 69, S. 5228-35 (1995), beschrieben Verfahrens
gemessen.
-
Die
Verbindungen der Erfindung wurden hinsichtlich ihrer antiviralen
Wirksamkeit in mehreren virologischen Tests untersucht.
-
Soweit
die Verbindungen dieser Erfindung die Replikation des HIV-Virus
in CD4 +-Zellen menschlicher Abstammung
hemmen können,
sind sie für
die Behandlung einer HIV-Infektion von offensichtlichem klinischen Nutzen.
Diese Tests können
die Fähigkeit
der Verbindungen, die HIV-Protease in vivo zu hemmen, vorhersagen.
-
Beispiel 1
-
-
N'-Isopropoxy-3-nitro-1-benzolsulfonamid.
Wasserfreies Hydrazin (0,69 ml, 0,022 mmol) wurde unter Rühren zu
einer gekühlten
Lösung
(0°C) von
O-Isopropylhydroxyphthalimid (4,10 g, 0,02 mol) in wasserfreiem THF
(45 ml) gegeben. Man ließ die
Lösung
auf RT erwärmen
und 20,0 h rühren,
filtrierte sie, und der Niederschlag wurde mit wasserfreiem THF
(20 ml) gewaschen. 3-Nitrobenzolsulfonylchlorid (4,86 g, 0,022 mol)
und Diisopropylethylamin (4,17 ml, 0,024 mol) wurden bei RT zu dem
Filtrat gegeben, und das Gemisch wurde bei RT 20 h gerührt. Die
Lösung
wurde eingedampft, und der Rückstand
wurde zwischen Ethylacetat (200 ml) und wässr. 1,0 N HCl (30 ml) verteilt.
Die organische Schicht wurde mit 1,0 N HCl (2 × 50 ml), 5 %igem, wässr. NaHCO3 (2 × 50
ml) und Salzlösung
(2 × 25
ml) gewaschen, getrocknet (MgSO4), filtriert
und eingedampft, wobei sich ein gelbes Öl ergab. Das Öl wurde
durch eine Säulenchromatographie
gereinigt: Hexan/Ethylacetat (80/20), wobei sich 3,58 g (69 %) des
Produkts als weißer
Feststoff ergaben. 1H-NMR (CDCl3):
1,20 (d, 6H); 4,27 (m, 1H); 7,05 (s, 1H); 7,75 (1, 1H); 8,22 (d,
1H); 8,48 (dd, 1H); 8,74 (t, 1H).
-
-
3-Amino-N1-isopropoxy-1-benzolsulfonamid. Eine methanolische
Lösung
(125 ml) von N1-Isopropoxy-3-nitro-1-benzolsulfonamid
(3,50 g, 0,0135 mol) wurde bei RT unter Argonatmosphäre in ein
H2-Parrgefäß, das 5 % Pd/ BaSO4 (0,350 g) enthielt, gegeben. Die Lösung wurde
ungefähr
1,0 h mit 45 psi hydriert. Das Reaktionsgemisch wurde filtriert
(Celitekissen mit ½'') und eingedampft, wobei sich das Produkt
als gelber, kristalliner Feststoff, 2,90 g (96 %), ergab. 1H-NMR (CDCl3) 1,20
(d, 25H); 4,27 (m, 1H); 7,05 (s, 1H); 7,75 (1, 1H); 8,22 (d, 1H);
8,48 (dd, 1H); 8,74 (t, 1H).
-
-
tert-Butyl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](isopropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
der Phosphazenbase P4-t-butyl (1,0 M in Hexan, 1,53 ml, 1,53 mmol)
wurde unter Rühren bei
RT zu einer Lösung
von 3-Amino-N'-isopropoxy-1-benzolsulfonamid
(2,20 g, 9,56 mmol) und tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(2,01 g, 7,65 mmol) in wasserfreiem THF (10,0 ml) gegeben. Nach
8,0 h bei RT wurde das THF abgedampft, wobei sich ein dunkelgelber
Rückstand
ergab, der in Ethylacetat (200 ml) gelöst wurde. Diese Lösung wurde
mit 0,50 M HCl (3 × 20,0
ml), gesätt.
NaHCO3 (3 × 20 ml) und Salzlösung (2 × 25 ml)
gewaschen, getrocknet (MgSO4), filtriert
und eingedampft, wobei sich ein gelber Schaum ergab. Das Rohprodukt
wurde durch eine Säulenchromatographie
gereinigt: Methylenchlorid/Ethylacetat (95/5), wobei sich das Produkt
als hellgelber Schaum (3,61 g, 95 %) ergab. MS: Produkt: M+Na =
516. 1H-NMR (CD3OD)
0,90 (m, 15H); 2,50-3,10 (m, 4H); 3,60-3,85 (m, 2H); 4,70 (m, 1H);
6,90 (d, 1H); 7,05 (d, 1H); 7,10-7,30
(m, 6H).
-
Beispiel 2
-
-
4-Amino-N'-isopropoxy-3-nitro-1-benzolsulfonamid.
Unter Verwendung des in Beispiel 1 dargestellten Verfahrens hergestellt.
Das Rohprodukt wurde durch eine Säulenchromatographie gereinigt:
Hexan/Ethylacetat, 60/40, wobei sich das Produkt als gelber Feststoff
(68 %) ergab. 1H-NMR (DMSO) 1,05 (d, 6H);
4,00 (m, 1H); 7,10 (d, 1H); 7,65 (d, 1H); 8,10 (s, 2H); 8,40 (s,
1H).
-
-
3,4-Diamino-N1-isopropoxy-1-benzolsulfonamid. Unter Verwendung
des in Schritt 2, Beispiel 1 dargestellten Verfahrens hergestellt. 1H-NMR (DMSO) 1,05 (d, 6H); 3,95 (m, 1H);
4,80 (s, 2H); 5,30 (s, 2H); 6,50 (d, 1H); 6,92 (d, 1H); 7,97 (s,
1H); 9,50 (s, 1H).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[[(3,4-diaminophenyl)sulfonyl](isopropoxy)amino]-2-hydroxypropylcarbamat.
Unter Verwendung des in Schritt 3, Beispiel 1 dargestellten Verfahrens
hergestellt. Das Produkt wurde durch eine Säulenchromatographie gereinigt:
Hexan/Ethylacetat, 40/60, wobei sich das Produkt als dunkeloranger
Feststoff (91 %) ergab. MS: M+Na = 531. 1H-NMR
(CD3OD) 0,90 (m, 15H); 2,50-3,10 (m, 4H);
3,60-3,85 (m, 2H); 4,45 (m, 1H); 6,40 (d, 1H); 6,70 (d, 1H); 7,00-7,30
(m, 6H).
-
-
tert-Butyl-N-(1S,2R)-3-[(1H-1,3-benzimidazol-5-ylsulfonyl)(isopropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Triethylorthoformiat (0,64 ml, 3,86 mmol) und TFA (5,0 μl) wurden
unter Rühren
bei RT zu einer Lösung
von tert-Butyl-N-(1S,2R)-1-benzyl-3-[[(3,4-diaminophenyl)sulfonyl](isopropoxy)amino]-2-hydroxypropylcarbamat
(0,70 g, 1,38 mmol) in Ethanol (10 ml) gegeben. Nach 1,0 h wurde
die Reaktion mit wässr.,
gesätt. NaHCO3 (50 μl)
neutralisiert und eingedampft, wobei sich ein oranger Rückstand
ergab. Der Rückstand
wurde in Ethylacetat (100 ml) gelöst und mit wässr., gesätt. NaHCO3 (1 × 20
ml), Wasser (2 × 20
ml) und Salzlösung (1 × 20 ml)
gewaschen, getrocknet (MgSO4), filtriert
und eingedampft, wobei sich das Rohprodukt als oranger Schaum ergab.
Das Rohprodukt wurde durch eine Säulenchromatographie gereinigt:
Hexan/Ethylacetat, 30/70, wobei sich das Produkt als weißer Feststoff
(0,60 g, 85 %) ergab. MS: M+H = 519. 1H-NMR
(CD3OD) 1,00-1,40 (m, 15H); 2,50-3,10 (m, 4H); 3,60-3,85
(m, 2H); 4,60 (m, 1H); 7,20 (m, 5H); 7,80 (s, 2H); 8,20 (s, 1H); 8,40
(s, 1H).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-2-hydroxy-3-isopropoxy-[(2-oxo-2,3-dihydro-1H-1,3-benzimidazol-5-yl)sulfonyl]aminopropyl)carbamat.
Triphosgen (0,136 g, 0,46 mmol) wurde unter Rühren bei RT zu einer Lösung von tert-Butyl-N-(1S,2R)-1-benzyl-3-[[(3,4- diaminophenyl)sulfonyl](isopropoxy)amino]-2-hydroxypropylcarbamat (0,70
g, 1,38 mmol) und DIEA (0,24 ml, 1,38 mmol) in wasserfreiem THF
(10 ml) gegeben. Nach 0,5 h wurde das THF im Vakuum entfernt, und
der Rückstand
wurde in Ethylacetat (100 ml) gelöst. Diese Lösung wurde mit 0,5 M HCl (2 × 25 ml),
wässr.,
gesätt.
NaHCO3 (2 × 25 ml) und Salzlösung (1 × 25 ml)
gewaschen, getrocknet (MgSO4), filtriert
und eingedampft, wobei sich das Rohprodukt ergab. Das Rohprodukt
wurde durch eine Säulenchromatographie
gereinigt: Hexan/Ethylacetat, 30/70, wobei sich das Produkt als
gelber Feststoff (0,63 g, 86 %) ergab. MS: M+Na = 557. 1H-NMR (CD3OD)
1,00-1,40 (m, 15H); 2,50-3,10 (m, 4H); 3,60-3,85 (m, 2H); 4,55 (m,
1H); 7,20 (m, 6H); 7,50 (m, 2H).
-
Beispiel 5
-
-
N-Methansulfonyl-2-aminobenzimidazol.
2-Aminobenzimidazol (1,0 g, 7,5 mmol) wurde in 15 ml wasserfreiem
CH2Cl2 und 3 ml
wasserfreiem DMF gelöst
und auf ~0°C
abgekühlt.
Triethylamin (1,6 ml, 1,5 Äq.) wurde
zugegeben, gefolgt von der Zugabe von Methansulfonylchlorid (580 μl, 7,5 mmol)
während
~1 Minute. Nach 1 Minute bei ~0°C
wurde die Reaktion auf RT erwärmt.
Nach 1 Stunde wurde die Reaktion mit Wasser gestoppt und zwischen
einer gesättigten
Natriumhydrogencarbonatlösung
und CH2Cl2 verteilt.
Die wässrige Schicht
wurde mit CH2Cl2 extrahiert,
und die vereinigten organischen Schichten wurden mit Wasser (2-mal) und
Salzlösung
gewaschen, dann über
NaSO4 getrocknet, filtriert, und das Lösungsmittel
wurde im Vakuum entfernt, wobei sich 455 mg N-Methansulfonyl-2-aminobenzimidazol
ergaben. Eine HPLC zeigt, dass das Material eine Reinheit von 91
aufweist (Ret.zeit = 3,70). LCMS: beob. M+H@ 212,1 amu. Das Material
wurde ohne Reinigung weiterverwendet.
-
-
N-Methansulfonyl-5-chlorsulfonyl-2-aminobenzimidazol.
N-Methansulfonyl-2-aminobenzimidazol
(1,5 g, 7,1 mmol) wurde in kleinen Portionen während 10 Minuten unter einer
schwachen exothermen Reaktion und gutem Rühren bei ~25°C zu 9,5
ml (20 Äq.,
142 mmol) Chlorsulfonsäure
gegeben. Die Lösung
wurde bei ~25°C
3,5 Stunden gerührt
und dann unter gutem Rühren
tropfenweise zu einem Gemisch aus Eis und Wasser gegeben. Die wässrige Lösung wurde
mit festem Natriumhydrogencarbonat langsam auf einen pH-Wert von ~7,5
basisch eingestellt und mit EtOAc extrahiert. Ein Niederschlag bildete
sich in der organischen Phase, der abfiltriert und mit H2O gewaschen und auf dem Filter getrocknet
wurde, wobei sich 1,23 g N-Methansulfonyl-5-chlorsulfonyl-2-aminobenzimidazol
ergaben. HPLC, Einzelpeak, Ret.zeit = 7,61 min. MS: beob. M + H@ 310,0
amu.
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(isopropyloxy)-(2-[(methylsulfonyl)amino]benzimidazol-5-ylsulfonyl)amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(isopropyloxy)amino-2-hydroxypropyl)carbamat (86
mg, 0,25 mmol) wurde mit 2-[(Methynsulfonyl)amino]benzimidazol-5-ylsulfonylchlorid
(77 mg, 0,25 mmol) in wasserfreiem Pyridin (1 ml) mit einer katalytischen
Menge von N,N-Dimethylaminopyridin vereinigt. Die Reaktion wurde
bei Raumtemperatur über
Nacht gerührt.
Das Lösungsmittel
wurde unter Vakuum abgedampft. Das rohe Gemisch wurde in EtOAc verdünnt und
mit Wasser und Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine präp. DC (2
% MeOH/CH2Cl2).
56 mg (37 %) des Produkts wurden als weißer Feststoff gewonnen. Eine
HPLC zeigte, dass das Material eine Reinheit von 98 % aufwies; Ret.zeit
= 9,87 min. 1H-NMR (CDCl3):
7,12-8,04 (m, 8H), 6,5 (m, 1H), 4,47-4,51 (m, 2H), 3,68 (m, 2H),
3,22 (s, 3H), 2,81-2,88 (m, 3H), 1,75 (m, 2H), 1,22 (s, 9H), 1,16 (d,
6H). MS (ES+): beob. M+H@ 612,1 amu.
-
Beispiel 6
-
-
N1-(Isopropoxy)-4-methoxy-1-benzolsulfonamid.
Eine Lösung
von 2-Isopropoxy-1H-isoindol-1,3(2H)-dion
[2,50 g, 12,2 mmol, Synth. Comm., 22(10), 1427-1432 (1992)] in 35
ml Tetrahydrofuran wurde unter kräftigem Rühren und Argonatmosphäre bei Umgebungstemperatur
mit wasserfreiem Hydrazin (0,421 ml, 13,41 mmol) behandelt. Nach
1,5 Stunden wurden 4-Methoxybenzolsulfonylchlorid (3,024 g, 14,63
mmol), Dichlormethan (20 ml) und N,N-Diisopropylethylamin (6,38
ml, 36,6 mmol) unter kontinuierlichem Rühren zugegeben. Nach weiteren
2 Stunden bei Umgebungstemperatur wurde das Reaktionsgemisch im
Vakuum bis zu einem Rückstand
eingedampft und zwischen Ethylacetat und 1 N Salzsäure verteilt.
Die Schichten wurden getrennt, und die wässrige Schicht wurde erneut
mit Ethylacetat extrahiert. Die vereinigten organischen Schichten
wurden mit 5 %igem (Gew./Vol.) Kaliumcarbonat und Salzlösung gewaschen, über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit 30 % Ethylacetat in Hexan gereinigt. Fraktionen, die das
Produkt enthielten, wurden vereinigt, im Vakuum eingedampft und
unter Hochvakuum getrocknet, wobei N1-(Isopropoxy)-4-methoxy-1-benzolsulfonamid
(2,061 g, 69 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,22 (d, 6H), 3,92 (s, 3H), 4,27 (m,
1H), 6,70 (s, 1H), 7,05 (d, 2H), 7,90 (d, 2H). MS (ESI): 268 (M+Na).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Eine Lösung
von N1-(Isopropoxy)-4-methoxy-1-benzolsulfonamid
(0,147 g, 0,599 mmol) und tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(75 mg, 0,285 mmol) in wasserfreiem Tetrahydrofuran (1 ml) unter
Argonatmosphäre
wurde mit der Phosphazenbase P<t/4>t-Bu (0,285 ml 0,285
mmol, 1,0 M in Hexan) behandelt. Nach 30-minütigem
Rühren
bei Umgebungstemperatur wurde das Reaktionsgemisch mit mehreren
Tropfen Eisessig gelöscht
und im Vakuum bis zu einem Rückstand
eingedampft. Das Rohprodukt wurde auf einer präparativen DC-Platte (20 × 20, 500 μM) unter
Eluieren mit Ethylacetat:Hexan, 35:65, gereinigt. Die Produktbande
wurde entfernt, mit Ethylacetat eluiert und im Vakuum bis zu einem
Rückstand
eingedampft. Das Rohprodukt wurde erneut auf einer präparativen
DC-Platte (20 × 20,
1000 μM)
unter Eluieren mit Dichlormethan:Ethylacetat, 4:1, gereinigt. Die
Produktbande wurde entfernt, mit Ethylacetat eluiert und im Vakuum
eingedampft. Der Rückstand
wurde mit Wasser verrieben, und die so erhaltene Aufschlämmung wurde über Nacht
gerührt,
filtriert und unter Hochvakuum getrocknet, wobei tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(87 mg, 60 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Methanol-d4): 1,22 (s, 9H), 1,24 (d, 6H), 2,52 (m,
2H), 3,07 (m, 2H), 3,68 (m, 2H), 3,87 (s, 3H), 4,50 (m, 1H), 7,08
(m, 2H), 7,19 (m, 5H), 7,75 (m, 2H). MS (ESI): 531 (M+Na).
-
Beispiel 7
-
-
2-(Cyclopentyloxy)-1H-isoindol-1,3(2H)-dion.
Ein Gemisch aus N-Hydroxyphthalimid (10,00 g, 61,3 mmol), Cyclopentylbromid
(8,21 ml, 76,63 mmol) und 1,8-Diazabicyclo[5,4,0]undec-7-en (13,75 ml, 76,6
mmol) wurde unter Argonatmosphäre
in Dimethylformamid (50 ml) vereinigt. Das Gemisch wurde auf 55°C erwärmt und
1,5 Stunden kräftig
gerührt.
Nach dem Abkühlen
auf Umgebungstemperatur wurde das Lösungsmittel im Vakuum entfernt,
und der Rückstand
wurde zwischen Ethylacetat und 1 N Salzsäure verteilt. Nach dem Trennen
der Phasen wurde die wässrige
Schicht erneut mit Ethylacetat extrahiert. Die vereinigten organischen Schichten
wurden mit 5 %igem (Gew./Vol.) Kaliumcarbonat und gesättigter,
wässriger
Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde mit Hexan verrieben, filtriert und unter Hochvakuum getrocknet,
wobei 2-(Cyclopentyloxy)-1H-isoindol-1,3(2H)-dion (11,37 g, 80 %)
bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,61 (m, 2H), 1,77 (m, 2H), 1,97 (m,
4H), 4,91 (m, 1H), 7,73 (m, 2H), 7,82 (m, 2H). MS (ESI): 254 (M+Na).
-
-
N1-(Cyclopentyloxy)-4-methoxy-1-benzolsulfonamid.
Ein Gemisch aus 2-(Cyclopentyloxy)-1H-isoindol-1,3(2H)-dion (3,00 g, 12,99
mmol) in wasserfreiem Tetrahydrofuran (15 ml) bei Umgebungstemperatur
unter Argonatmosphäre
wurde mit wasserfreiem Hydrazin (0,448 ml, 14,29 mmol) behandelt.
Nach 1,5-stündigem,
kräftigem
Rühren
wurde die so erhaltene Aufschlämmung
filtriert und mit ungefähr
15 ml wasserfreiem Tetrahydrofuran gewaschen. Das Filtrat wurde
mit 4-Methoxybenzolsulfonylchlorid (2,95 g, 14,29 mmol) und N,N-Diisopropylethylamin
(2,72 ml, 15,6 mmol) vereinigt. Nach ungefähr 18-stündigem Rühren bei Umgebungstemperatur
wurde das Reaktionsgemisch im Vakuum bis zu einem Rückstand
eingedampft und zwischen Ethylacetat und 1 N Salzsäure verteilt.
Die Schichten wurden getrennt, und die organische Phase wurde erneut
mit Ethylacetat extrahiert. Die vereinigten organischen Schichten
wurden mit 5 %igem (Gew./Vol.) Kaliumcarbonat und Salzlösung gewaschen, über wasserfreiem
Magnesiumsulfat getrocknet, filtriert und im Vakuum bis zu einem
Rückstand
eingedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit Ethylacetat:Hexan, 15:85, gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei N1-(Cyclopentyloxy)-4-methoxy-1-benzolsulfonamid
(2,771 g, 79 %) als Öl
bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,61 (m, 8H), 3,87 (s, 3H), 4,57 (m, 1H),
6,67 (s, 1H), 6,99 (m, 2H), 7,83 (m, 2H). MS (ESI): 294 (M+Na).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Eine Lösung
von N'-(Cyclopentyloxy)-4-methoxy-1-benzolsulfonamid
(1,005 g, 3,71 mmol) und tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(0,780 g, 2,97 mmol) in wasserfreiem Tetrahydrofuran (5 ml) unter
Argonatmosphäre
wurde mit der Phosphazenbase P<t/4>tBu (0,593 ml, 0,593
mmol, 1,0 M in Hexan) behandelt. Das Gemisch wurde bei Umgebungstemperatur
2,5 Stunden gerührt
und dann mit mehreren Tropfen Eisessig gelöscht. Die Lösung wurde im Vakuum bis zu
einem Rückstand
eingedampft und zwischen Ethylacetat und 1 N Salzsäure verteilt.
Nach dem Trennen der Phasen wurde die wässrige Schicht mit Ethylacetat
extrahiert. Die vereinigten Ethylacetatschichten wurden mit Salzlösung gewaschen, über wasserfreiem
Magnesiumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Hexan:Ethylacetat,
9:1 (0,5 l), Hexan:Ethylacetat, 85:15 (0,5 l) und schließlich Hexan:Ethylacetat,
4:1 (1,5 l) gereinigt. Fraktionen, die das Produkt enthielten, wurden
vereinigt, im Vakuum eingedampft und unter Hochvakuum getrocknet,
wobei tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(1,418 g, 89 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,38 (s, 9H), 1,70 (m,
8H), 2,98 (m, 4H), 3,85 (bm, 2H), 3,92 (s, 3H), 4,61 (bs, 1H), 4,85
(m, 1H), 7,02 (m, 2H), 7,29 (m, 5H), 7,76 (m, 2H). MS (ESI): 535
(MH+).
-
Beispiel 8
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, Beispiel 54) (1,73 g, 4,75 mmol), Methyl-N-[5-(chlorsulfonyl)-1H-benzimidazol-2-yl]carbamat
(1,37 g, 4,75 mmol), wasserfreies Diisopropylethylamin (0,83 ml,
4,75 mmol) und N,N-Dimethylaminopyridin (170 mg, 1,42 mmol) wurden
in wasserfreiem Tetrahydrofuran (15 ml) und wasserfreiem N,N-Dimethylformamid
(8 ml) in einem 50 ml Rundkolben unter Stickstoff vereinigt. Die
Reaktion wurde 24 Stunden gerührt und
im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54, beschriebenen
Aufarbeitung wurde das Produkt als weißer Schaum (2,56 g, 4,14 mmol)
isoliert und direkt ohne weitere Reinigung verwendet. 1H-NMR
(d6-DMSO) δ: 7,60-6,64 (m, 9H), 5,11 (d,
J = 6,1Hz, 1H), 4,83 (bs, 1H), 3,81 (s, 3H), 3,54-1,42 (m, 14H),
1,15 (s, 9H). MS (ES): 618 (M+1), 616 (M-1).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-lH-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat. tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(Schritt 1, vorstehend) (2,52 g, 4,08 mmol) und Lithiumiodidhydrat
(2,60 g, 19,4 mmol) wurden in Pyridin (15 ml) in einem 50 ml Rundkolben
gelöst
und 8 Stunden auf 100°C
erwärmt. Man
ließ die
Reaktion abkühlen
und konzentrierte sie dann im Vakuum. Nach der in Schritt 3, Beispiel
54, beschriebenen Aufarbeitung wurde das Produkt durch eine Silicagelflashchromatographie
unter Verwendung einer Gradientenelution aus Chloroform:Methanol:Wasser
(90:10:0 bis 10:3:0,5) gereinigt, wobei sich ein beiges Pulver (1,75
g, 3,13 mmol, 77 %) ergab. 1H-NMR (d6-DMSO) δ:
7,50-6,64 (m, 9H), 5,07 (d, J = 6,0 Hz, 1H), 4,80 (bs, 1H), 3,56-1,40
(m, 16H), 1,18 (s, 9H). MS (ES): 560 (M+1), 558 (M-1).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(N-morpholinocarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(Schritt 2, vorstehend) (300 mg, 0,536 mmol), 4-Morpholincarbonylchlorid (0,08 ml, 0,643
mmol) und wasserfreies Diisopropylethylamin (0,11 ml, 0,643 mmol)
wurden in wasserfreiem Tetrahydrofuran (8 ml) in einem 25 ml Rundkolben
unter Stickstoff vereinigt. Die Reaktion wurde 18 Stunden unter
Rückfluss
erhitzt, man ließ sie
abkühlen
und konzentrierte sie im Vakuum. Nach der in Schritt 3, Beispiel
54, beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich das Produkt als beiger Feststoff
(70 mg, 0,104 mmol, 20 %) ergab. 1H-NMR
(d6-DMSO) δ: 7,54-6,65 (m, 8H), 5,11 (d,
J = 6,0 Hz, 1H), 4,81 (bs, 1H), 3,82-1,40 (m, 23H), 1,17 (s, 9H).
MS (ES): 673 (M+1), 671 (M-1).
-
-
Herstellung
von tert-Butyl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat.
Ein Gemisch aus tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3,4-diaminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(Beispiel 10) (750 mg, 1,41 mmol) und 1,5-Dioxan-2,3-diol (219 mg,
1,83 mmol) wurde unter Argon in absolutem Ethanol (3 ml) bei Umgebungstemperatur
vereinigt. Nach ungefähr
11-tägigem
Rühren
wurde die Reaktion im Vakuum eingedampft, und der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Ethylacetat:Hexan
(1:1) gereinigt. Fraktionen, die das Produkt enthielten, wurden
vereinigt, im Vakuum eingedampft und unter Hochvakuum getrocknet,
wobei tert-Butyl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat
als gelber Schaum (696 mg, 89 %) bereitgestellt wurde. Eine Analysenprobe
wurde durch die Reinigung von 75 mg auf einer präparativen DC-Platte (20 × 20 cm,
1000 μM)
unter Eluieren mit Dichlormethan:Methanol, 95:5, hergestellt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 4:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben und filtriert, wobei tert-Butyl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat
als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Dimethylsulfoxid-d6): 1,05 (s, 9H), 1,74 (m, 8H), 2,47 (m,
1H), 2,73 (m, 1H), 3,07 (m, 2H), 3,55 (m, 2H), 4,90 (m, 1H), 5,24
(m, b, 1H), 6,68 (d, 1H), 7,19 (m, 5H), 8,15 (m, 1H), 8,39 (m, 1H),
8,49 (s, 1H), 9,18 (m, 2H). MS (ESI): 579 (M+Na).
-
Beispiel 10
-
-
o-Nitroanilin-p-sulfonylchlorid.
Ein Gemisch aus o-Nitroanilin-p-sulfonsäurenatriumsalz (25,00 g, 104 mmol)
und Phosphorylchlorid (75 ml, 804 mmol) unter Argon wurde unter
Rückfluss
erhitzt und 4 Stunden kräftig
gerührt.
Nach dem Abkühlen
auf Umgebungstemperatur wurde das Reaktionsgemisch vorsichtig zu
einem großen Überschuss
an Eis gegeben. Die so erhaltene Aufschlämmung wurde 15 min gerührt, filtriert
und unter Vakuum getrocknet, wobei o-Nitroanilin-p-sulfonylchlorid
(21,43 g, 87 %) als gelber Feststoff bereitgestellt wurde. 1H-NMR
(Dimethylsulfoxid-d6): 5,8 (b, 2H), 6,97
(d, 1H, J = 8,8), 7,57 (m, 1H), 8,18 (d, 1H, J = 2,0).
-
-
4-Amino-N-(cyclopentyloxy)-3-nitrobenzolsulfonamid.
Eine Lösung
von 2-(Cyclopentyloxy)-1H-isoindol-1,3(2H)-dion
(10,00 g, 43,30 mmol) in wasserfreiem Tetrahydrofuran (100 ml) bei Umgebungstemperatur unter
Argonatmosphäre
wurde mit wasserfreiem Hydrazin (1,49 ml, 47,63 mmol) behandelt.
Nach kräftigem, 2,5-stündigem Rühren wurde
die so erhaltene Aufschlämmung
filtriert und mit ungefähr
20 ml wasserfreiem Tetrahydrofuran gewaschen. Das Filtrat wurde
mit o-Nitroanilin-p-sulfonylchlorid (11,26 g, 47,63 mmol) und N,N-Diisopropylethylamin
(9,05 ml, 51,96 mmol) vereinigt und unter Argonatmosphäre 16 h
bei Umgebungstemperatur gerührt.
Das Reaktionsgemisch wurde mit 1 N NaHSO4 und
Dichlormethan verdünnt
und in einen Scheidetrichter überführt. Die
organische Phase wurde abgetrennt, und die wässrige Schicht wurde zweimal mit
Dichlormethan extrahiert. Die vereinigten organischen Schichten
wurden mit 5 %igem, wässrigem
Kaliumcarbonat gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, durch ein Kissen aus Kieselgur
filtriert und im Vakuum eingedampft. Der Rückstand wurde auf Silicagel
mit Flashqualität
unter Eluieren mit Ethylacetat:Hexan, 1:1, gereinigt. Fraktionen,
die das Produkt enthielten, wurden vereinigt, im Vakuum bis zu einem Rückstand
eingedampft und mit Hexan verrieben. Die Aufschlämmung wurde filtriert, und
das Produkt wurde unter Hochvakuum getrocknet, wobei 4-Amino-N-(cyclopentyloxy)-3-nitrobenzolsulfonamid
(8,89 g, 68 %) als gelber Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3):
1,57 (m, 4H), 1,74 (m, 4H), 4,61 (m, 1H), 6,52 (b, 2H), 6,73 (s,
1H), 6,90 (d, 1H), 7,79 (m, 1H), 8,70 (d, 1H). MS (ESI): 324 (M+Na).
-
-
3,4-Diamino-N-(cyclopentyloxy)benzolsulfonamid.
Eine Lösung
von 4-Amino-N-(cyclopentyloxy)-3-nitrobenzolsulfonamid
(4,50 g, 14,95 mmol) in Ethylacetat:Ethanol, 1:1 (150 ml) wurde
mit 5 % Pd auf Bariumsulfat vereinigt und unter Wasserstoffatmosphäre während 72
Stunden reduziert. Das Reaktionsgemisch wurde durch ein Kissen aus
Kieselgur filtriert und im Vakuum bis zu einem Rückstand eingedampft, der beim
Stehenlassen kristallisierte. Der Feststoff wurde in Hexan aufgeschlämmt, filtriert
und unter Hochvakuum getrocknet, wobei 3,4-Diamino-N-(cyclopentyloxy)benzolsulfonamid
(4,086 g, 100 %) als hellbrauner Feststoff bereitgestellt wurde. 1H-NMR (Dimethylsulfoxid-d6):
1,61 (m, 8H), 4,37 (m, 1H), 4,90 (b, 2H), 5,38 (b, 2H), 6,57 (d, 1H),
6,88 (m, 1H), 6,96 (d, 1H), 9,64 (s, 1H). MS (ESI): 272 (M+H).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3,4-diaminophenyl)sulfonyl]
amino-2-hydroxypropyl)carbamat.
Eine Lösung
von 3,4-Diamino-N-(cyclopentyloxy)benzolsulfonamid (2,00 g, 7,38
mmol) und tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(1,553 g, 5,90 mmol) in wasserfreiem Tetrahydrofuran (10 ml) unter
Argonatmosphäre
wurde mit der Phosphazenbase P<t/4>t-Bu (1,2 ml, 1,2 mmol,
1,0 M in Hexan) behandelt. Nach ungefähr 18-stündigem
Rühren
bei Umgebungstemperatur wurde das Reaktionsgemisch mit mehreren
Tropfen Eisessig gelöscht
und im Vakuum eingedampft. Der Rückstand
wurde zwischen Ethylacetat und 1 N wässrigem Natriumhydrogensulfat
verteilt. Nach dem Trennen der Schichten wurde die organische Phase
mit 5 %igem (Gew./Vol.), wässrigem
Kaliumcarbonat und Salzlösung
gewaschen, über
wasserfreiem Natriumsulfat getrocknet und im Vakuum bis zu einem
Rückstand
eingedampft. Das Rohprodukt wurde auf Silicagel mit Flashqualität unter
Eluieren mit Ethylacetat:Hexan, 3:2, gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3,4-diaminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat (2,553
g, 65 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,33 (s, 9H), 1,53 (m,
4H), 1,74 (m, 4H), 2,91 (m, 3H), 3,04 (m, 1H), 3,61 (b, 4H), 3,79
(m, 2H), 4,58 (m, 1H), 4,77 (m, 1H), 6,69 (d, 1H), 7,09 (s, 1H),
7,22 (m, 7H). MS (ESI): 535 (M+H).
-
Beispiel 11
-
-
N1-(Cyclopentyloxy)-3-nitro-1-benzolsulfonamid.
Ein Gemisch aus 2-(Cyclopentyloxy)-1H-isoindol-1,3(2H)-dion (3,00 g, 12,99
mmol) in wasserfreiem Tetrahydrofuran (25 ml) unter Argonatmosphäre wurde mit
wasserfreiem Hydrazin (0,448 ml, 14,29 mmol) behandelt. Nach kräftigem,
2,5-stündigem
Rühren
wurde die so erhaltene Aufschlämmung
filtriert und mit ungefähr
15 ml wasserfreiem Tetrahydrofuran gewaschen. Das Filtrat wurde
mit 3-Nitro-1-benzolsulfonylchlorid
(3,17 g, 14,29 mmol) und N,N-Diisopropylethylamin (2,72 ml, 15,6
mmol) vereinigt. Nach ungefähr
18-stündigem
Rühren
bei Umgebungstemperatur wurde das Reaktionsgemisch im Vakuum bis
zu einem Rückstand
eingedampft und zwischen Ethylacetat und 1 N Salzsäure verteilt.
Die Phasen wurden getrennt, und die wässrige Schicht wurde zweimal
mit Ethylacetat extrahiert. Die vereinigten organischen Schichten
wurden mit 5 %igem (Gew./Vol.) Kaliumcarbonat und Salzlösung gewaschen, über wasserfreiem
Magnesiumsulfat getrocknet, filtriert und im Vakuum bis zu einem
Rückstand
eingedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit Ethylacetat:Hexan, 15:85, gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft,
und unter Hochvakuum getrocknet, wobei N1-(Cyclopentyloxy)-3-nitro-1-benzolsulfonamid
(3,224 g, 87 %) als Feststoff bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,71 (m, 8H), 4,71 (m,
1H), 6,93 (bs, 1H), 7,83 (m, 1H), 8,28 (m, 1H), 8,55 (m, 1H), 8,81
(m, 1H).
-
-
3-Amino-N1-(cyclopentyloxy)-1-benzolsulfonamid. Eine
Lösung
von N1-(Cyclopentyloxy)-3- nitro-1-benzolsulfonamid
(2,98 g, 10,41 mmol) in 50 ml absolutem Ethanol wurde mit 5 Gew.-%
Palladium auf Bariumsulfat (300 mg) vereinigt und unter einem Ballon
mit Wasserstoffgas und kräftigem
Rühren
18 Stunden reduziert. Das Gemisch wurde filtriert, mit Ethanol gewaschen
und im Vakuum bis zu einem Rückstand
eingedampft. Das Rohprodukt wurde auf Silicagel mit Flashqualität unter
Eluieren mit Hexan:Ethylacetat, 4:1, gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Vakuum getrocknet, wobei 3-Amino-N1-(cyclopentyloxy)-1-benzolsulfonamid
(2,67 g, 100 %) als Öl
bereitgestellt wurde. 1H-NMR (Chloroform-d3):
1,62 (m, 8H), 3,92 (bs, 2H), 4,58 (m, 1H), 6,74 (bs, 1H), 6,88 (m,
1H), 7,16 (m, 1H), 7,27 (m, 2H). MS (ESI): 257 (MH+).
-
-
tert-Butyl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von 3-Amino-N1-(cyclopentyloxy)-1-benzolsulfonamid
(2,654 g, 10,36 mmol) und tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(2,181 g, 8,29 mmol) in wasserfreiem Tetrahydrofuran (10 ml) unter
Argonatmosphäre
wurde mit der Phosphazenbase P<t/4>tBu (1,60 ml, 1,60
mmol, 1,0 M in Hexan) behandelt. Nach ungefähr 18-stündigem
Rühren
bei Umgebungstemperatur wurde das Reaktionsgemisch mit mehreren
Tropfen Eisessig gelöscht
und im Vakuum eingedampft. Der Rückstand
wurde zwischen Ethylacetat und 1 N NaHSO4 verteilt.
Nach dem Trennen der Phasen wurde die wässrige Schicht dreimal mit Ethylacetat
extrahiert. Die vereinigten organischen Schichten wurden mit gesättigter,
wässriger
Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
bis zu einem Rückstand
eingedampft. Das Rohprodukt wurde auf Silicagel mit Flashqualität unter
Eluieren mit Methylenchlorid:Ethylacetat, 95:5 (2 l), Methylenchlorid:Ethylacetat,
9:1 (2 l) und schließlich
Methylenchlorid:Ethylacetat, 1:1, gereinigt. Fraktionen, die das
Produkt enthielten, wurden vereinigt, im Vakuum eingedampft und unter
Hochvakuum getrocknet, wobei tert-Butyl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(3,328 g, 77 %) als Schaum bereitgestellt wurde. Eine Analysenprobe
wurde durch Reinigen von 100 mg auf zwei präparativen DC-Platten (20 × 20 cm,
1000 μM,
Silicagel) unter Eluieren mit Methylenchlorid:Methanol, 9:1, erhalten.
Die Produktbanden wurden entfernt, mit Methylenchlorid:Methanol,
4:1, eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde erneut auf einer präparativen
DC-Platte (20 × 20 cm,
1000 μM,
Silicagel) unter Eluieren mit Ethylacetat:Hexan, 1:1, gereinigt.
Die Produktbande wurde entfernt, mit Ethylacetat eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde in Diethylether gelöst,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei tert-Butyl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(54 mg) als Schaum bereitgestellt wurde. 1H-NMR
(Methanol-d4): 1,24 (s, 9H), 1,71 (m, 8H),
2,55 (m, 1H), 2,90 (bm, 1H), 3,04 (m, 2H), 3,73 (m, 2H), 4,81 (m,
1H), 6,44 (d, 1H), 6,93 (m, 1H), 7,02 (m, 1H), 7,17 (m, 7H). MS
(ESI): 520 (MH+).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(3,4,5-trimethoxyphenylcarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(Schritt 2, Beispiel 8) (130 mg, 0,232 mmol), 3,4,5-Trimethoxybenzoylchlorid
(70 mg, 0,302 mmol) und wasserfreies Pyridin (5 ml) wurden in einem 25
ml Rundkolben unter Stickstoff vereinigt. Die Reaktion wurde 18
Stunden gerührt
und dann im Vakuum konzentriert. Nach der in Schritt 3, Beispiel
54, beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich das Produkt als weißer Film
(3 mg, 0,004 mmol) ergab. 1H-NMR (d6-DMSO) δ:
7,56-6,63 (m, 7H), 5,21 (bs, 1H), 4,64 (bs, 1H), 3,86 (s, 6H), 3,76
(s, 3H), 3,40-1,30 (m, 18H), 1,23 (s, 9H). MS (ES): 754 (M+1), 752 (M-1).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methyl-3-oxopropionat)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(Schritt 2, Beispiel 8) (130 mg, 0,232 mmol), Methylmalonylchlorid
(0,04 ml, 0,348 mmol) und wasserfreies Pyridin (5 ml) wurden in
einem 25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion
wurde 18 Stunden gerührt
und dann im Vakuum konzentriert. Nach der in Schritt 3, Beispiel
54, beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich das Produkt als blassgelber
Feststoff (6 mg, 0,009 mmol) ergab. 1H-NMR
(d6-DMSO) δ: 8,62 (d, J = 8,5 Hz, 1H),
7,89-6,67 (m, 9H), 5,17 (d, J = 6,0 Hz, 1H), 4,85 (bs, 1H), 3,65
(s, 3H), 3,77-1,40 (m, 16H), 1,14 (s, 9H). MS (ES): 660 (M+1), 658
(M-1).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(dimethylaminocarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1- benzyl-3-[(cyclopentyloxy)-(2-amino-1
H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat (Schritt 2, Beispiel
8) (100 mg, 0,179 mmol), Dimethylcarbamylchlorid (0,03 ml, 0,286
mmol) und wasserfreies Pyridin (5 ml) wurden in einem 25 ml Rundkolben
unter Stickstoff vereinigt. Die Reaktion wurde 18 Stunden gerührt und
dann im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54,
beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich das Produkt als weißer Film
(35 mg, 0,056 mmol, 31 %) ergab. 1H-NMR
(d6-DMSO) δ: 7,53-6,66 (m, 8H), 5,10 (bs,
1H), 4,80 (bs, 1H), 3,56 (bs, 2H), 3,20 (s, 3H), 3,18 (s, 3H), 3,10-1,40
(m, 13H), 1,18 (s, 9H). MS (ES): 631 (M+1), 629 (M-1).
-
Beispiel 15
-
-
2-(sek-Butoxy)-1H-isoindol-1,3(2H)-dion.
N-Hydroxyphthalimid (18,4 mmol, 3,0 g) wurde in wasserfreiem DMF
(20 ml) unter Stickstoff gelöst.
DBU (1,8-Diazabicyclo[5,4,0]undec-7-en) (27,6 mmol, 4,13 ml), gefolgt
von 2-Brombutan (22,1 mmol, 2,41 ml) wurden unter Rühren in
die Lösung
gespritzt, und die Reaktion wurde auf 55°C erwärmt. Nach 18-stündigem Rühren wurde
die Reaktion auf Raumtemperatur abgekühlt und bis zu einem roten Öl konzentriert.
Die Reaktion wurde zwischen Ethylacetat und 1 N HCl verteilt. Die
organische Schicht wurde mit gesättigter,
wässriger
Natriumhydrogencarbonatlösung,
destilliertem Wasser und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Lösungsmittel wurde unter Vakuum
entfernt, wobei 3,57 g (89 %) eines gelben Feststoffes bereitgestellt
wurden. Rf: 0,8 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,80 (2H,
m), 7,73 (2H, m), 4,31 (1H, m), 1,81 (1H, m), 1,64 (1H, m), 1,32
(3H, d), 1,03 (3H, t).
-
-
N1-(sek-Butoxy)-4-methoxy-1-benzolsulfonamid.
O-sek-Butoxy-N-hydroxyphthalimid (16,3 mmol, 3,57 g) wurde mit Hydrazin
(17,9 mmol, 0,56 ml) in wasserfreiem THF (30 ml) unter Stickstoff
vereinigt. Die Reaktion bildete sofort eine weiße Suspension, und man ließ sie bei
Raumtemperatur 5 Stunden rühren.
Die Suspension wurde direkt in einen Kolben filtriert, der 4-Methoxybenzolsulfonylchlorid
(14,6 mmol, 3,03 g) enthielt, und Diisopropylethylamin (17,6 mmol,
3,1 ml) wurde zugegeben. Nach 15-stündigem Rühren bei Raumtemperatur wurde
die Reaktion bis zu einem gelben Feststoff konzentriert und zwischen
Ethylacetat und 1 N HCl verteilt. Die organische Schicht wurde abgetrennt
und mit einer gesättigten,
wässrigen
Lösung
von Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Produkt wurde bis zu einem weißen Feststoff konzentriert
und durch eine Silicagelchromatographie (Hexan/Ethylacetat, 5:1)
gereinigt, wobei 3,13 g (66 %) eines weißen Feststoffes bereitgestellt
wurden. 1H-NMR (CDCl3): δ 7,84 (2H,
d), 6,98 (2H, d), 6,64 (1H, s), 4,02 (1H, m), 3,86 (3H, s), 1,62-1,55
(1H, m), 1,45-1,38 (1H, m), 1,15 (3H, d), 0,87 (3H, t).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-sek-butoxy-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
N1-(sek-Butoxy)-4-methoxy-1-benzolsulfonamid
(12,1 mmol, 3,13 g) wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(13,3 mmol, 3,5 g) und THF (25 ml) unter Stickstoff vereinigt. Die
Phosphazinbase P<t/4>t-Bu (2,4 mmol, 2,4
ml, 1 M in Hexan) wurde unter Rühren
in die Lösung gespritzt.
Man ließ die
Reaktion 48 Stunden bei Raumtemperatur rühren, und sie wurde durch die
Zugabe von ein paar Tropfen Eisessig gestoppt. Das Reaktionsprodukt
wurde bis zu einem Öl
konzentriert und zwischen Ethylacetat und 1 N HCl verteilt. Die
organische Schicht wurde abgetrennt und mit gesättigtem, wässrigem Natriumhydrogencarbonat
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum bis zu einem klaren Öl konzentriert.
Das Rohprodukt wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat,
2:1) gereinigt, wobei 3,03 g (48 %) eines weißen Feststoffes bereitgestellt
wurden. 1H-NMR (CDCl3): δ 7,12 (2H,
d), 7,30-7,19 (6H, m), 6,97 (2H, d), 4,55 (1H, bs), 4,31 (1H, m),
3,86 (3H, s), 3,78 (2H, m), 3,5-2,5 (1H, bm), 2,90 (2H, m), 1,80-1,60 (1H, m), 1,5-1,3
(1H, m), 1,32 (9H, s), 1,21-1,18 (3H, m), 0,93-0,85 (3H, m); MS
(ESI): M+Na = 545.
-
Beispiel 16
-
-
2-(Cyclohexylmethoxy)-1H-isoindol-1,3(2H)-dion.
N-Hydroxyphthalimid (18,4 mmol, 3,0 g) wurde in wasserfreiem DMF
(20 ml) unter Stickstoff gelöst.
DBU (27,6 mmol, 4,13 ml), gefolgt von Cyclohexylmethylbromid (23,0
mmol, 3,21 ml) wurden unter Rühren
in die Lösung
gespritzt, und die Reaktion wurde auf 55°C erwärmt. Nach 15-stündigem Rühren wurde
die Reaktion auf Raumtemperatur abgekühlt und bis zu einem roten Öl konzentriert.
Die Reaktion wurde zwischen Ethylacetat und 1 N HCl verteilt. Die
organische Schicht wurde mit gesättigter,
wässriger
Natriumhydrogencarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Lösungsmittel wurde unter Vakuum
entfernt, und das Rohprodukt wurde mit Hexan verrieben, wobei 3,05
g (64 %) eines grauweißfarbenen
Feststoffes bereitgestellt wurden. 1H-NMR
(CDCl3): δ 7,80
(2H, m), 7,73 (2H, m), 3,98 (2H, d), 2,03-1,65 (5H, m), 1,31-1,03
(6H, m).
-
-
N1-(Cyclohexylmethoxy)-4-methoxy-1-benzolsulfonamid.
2-(Cyclohexylmethoxy)-1H-isoindol-1,3(2H)-dion
(11,8 mmol, 3,05 g) wurde mit Hydrazin (12,9 mmol, 0,41 ml) in wasserfreiem
THF (25 ml) unter Stickstoff vereinigt. Die Reaktion bildete sofort
eine weiße
Suspension, und man ließ sie
bei Raumtemperatur 48 Stunden rühren.
Die Suspension wurde direkt in einen Kolben filtriert, der 4-Methoxybenzolsulfonylchlorid
(9,5 mmol, 1,97 g) enthielt, und Diisopropylethylamin (11,6 mmol,
2,03 ml) wurde zugegeben. Nach 18-stündigem Rühren bei Raumtemperatur wurde
die Reaktion bis zu einem festen Rückstand konzentriert und zwischen
Ethylacetat und 1 N HCl verteilt. Die organische Schicht wurde abgetrennt
und mit einer gesättigten,
wässrigen
Lösung
von Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Produkt wurde bis zu einem Feststoff konzentriert
und durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1)
gereinigt, wobei 2,55 g (80 %) eines gelben Feststoffes bereitgestellt
wurden. 1H-NMR (CDCl3): δ 7,81 (2H,
d), 6,97 (2H, d), 6,78 (1H, s), 3,85 (3H, s), 3,75 (2H, d), 1,65-1,55
(6H, m), 1,25-1,07 (3H, m), 0,93-0,85 (2H, m).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclohexylmethoxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
N1-(Cyclohexylmethoxy)-4-methoxy-1-benzolsulfonamid
(8,52 mmol, 2,55 g) wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(9,37 mmol, 2,47 g) und THF (16 ml) unter Stickstoff vereinigt.
Die Phosphazinbase P<t/4>t-Bu (1,7 mmol, 1,7
ml, 1 M in Hexan) wurde unter Rühren
in die Lösung
gespritzt. Man ließ die
Reaktion 15 Stunden bei Raumtemperatur rühren, und sie wurde durch die
Zugabe von ein paar Tropfen Eisessig gestoppt. Das Reaktionsprodukt
wurde bis zu einem Öl
konzentriert und zwischen Ethylacetat und 1 N HCl verteilt. Die
organische Schicht wurde abgetrennt und mit gesättigtem, wässrigem Natriumhydrogencarbonat
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum bis zu einem klaren Öl konzentriert.
Das Rohprodukt wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat,
2:1) gereinigt, wobei ein weißer
Feststoff bereitgestellt wurde. 1H-NMR (CDCl3): δ 7,70 (2H,
d), 7,28-7,19 (6H, m), 6,97 (2H, d), 4,6 (1H, m), 3,96 (1H, m),
3,87 (3H, s), 3,82 (2H, m), 3,21 (1H, m), 2,99 (1H, m), 2,90 (2H,
m), 2,80 (1H, m), 1,65 (6H, m), 1,33 (9H, m), 1,2-1,0 (3H, m), 1,00-0,80
(2H, m); MS (ESI): M+Na = 585.
-
Beispiel 17
-
-
4-Methoxy-N1-phenoxy-1-benzolsulfonamid. O-Phenylhydroxylaminhydrochlorid
(6,9 mmol, 1,0 g), 4-Methoxybenzolsulfonylchlorid (6,2 mmol, 1,29
g), Diisopropylethylamin (13,1 mmol, 2,28 ml) und wasserfreies THF
(15 ml) wurden unter Stickstoff vereinigt. Nach 2-stündigem Rühren bei
Raumtemperatur wurden ein paar Kristalle von 4-Dimethylaminopyridin
zugegeben, und der Kolben wurde wieder verschlossen. Nach weiteren
2 Stunden wurden 4 ml N,N-Dimethylformamid
hineingespritzt, und die Reaktion wurde weitere 15 Stunden gerührt. Die
so erhaltene rote Lösung
wurde bis zu einem Öl
konzentriert und zwischen Ethylacetat und 1 N HCl verteilt. Die
organische Schicht wurde abgetrennt und mit gesättigtem, wässrigem Natriumhydrogencarbonat
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum konzentriert. Der so erhaltene
dunkelbraune Rückstand
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 3:1)
gereinigt, wobei 360 mg (21 %) eines rötlichen Feststoffes bereitgestellt
wurden. 1H-NMR (CDCl3): δ 7,89 (2H, d),
7,30-7,20 (3H, m), 7,11 (2H, d), 7,02 (1H, s), 7,00 (2H, d), 3,88
(3H, s).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](phenoxy)amino]propylcarbamat.
4-Methoxy-N1-phenoxy-1-benzolsulfonamid (1,3 mmol, 360 mg)
wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(1,4 mmol, 373 mg) und THF (3 ml) unter Stickstoff vereinigt. Die
Phosphazinbase P<t/4>t-Bu (0,26 mmol, 0,26
ml, 1 M in Hexan) wurde unter Rühren
in die Lösung
gespritzt. Man ließ die
Reaktion 48 Stunden bei Raumtemperatur rühren, und sie wurde durch die
Zugabe von ein paar Tropfen Eisessig gestoppt. Das Reaktionsprodukt
wurde bis zu einem roten Öl
konzentriert und zwischen Ethylacetat und 1 N HCl verteilt. Die
organische Schicht wurde abgetrennt und mit gesättigtem, wässrigem Natriumhydrogencarbonat
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum bis zu einem roten Öl konzentriert.
Das Rohprodukt wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat,
2:1) und Kristallisation (Hexan/Ethylacetat) gereinigt, wobei 300
mg (43 %) rote Kristalle bereitgestellt wurden. 1H-NMR
(CDCl3): δ 7,74
(2H, d), 7,37-7,10 (10H, m), 7,04 (1H, m), 6,98 (2H, d), 4,56 (1H,
bs), 3,88 (3H, s), 3,76 (2H, bs), 3,35-3,25 (1H, m), 3,20-2,95 (1H,
m), 2,95-2,75 (2H, m), 1,30 (9H, s); MS (ESI): M+Na = 565.
-
Beispiel 18
-
-
2-(Tetrahydro-2H-pyran-4-yloxy)-1H-isoindol-1,3(2H)-dion.
Eine dünne
Suspension, die N-Hydroxyphthalimid
(18,4 mmol, 3,0 g), Triphenylphosphin (18,4 mmol, 4,82 g), Tetrahydro-4H-pyran-4-ol (18,4
mmol, 1,75 ml) und wasserfreies THF (50 ml) enthielt, wurde in einen
Kolben, der Di-tert-butylazodicarboxylat (20,2 mmol, 4,66 g) enthielt,
unter Stickstoff überführt. Die
Reaktion wurde während
2 Stunden bei Raumtemperatur gerührt und änderte das
Aussehen von dunkelorange in gelb. Das Lösungsmittel wurde unter Vakuum
entfernt und durch Trifluoressigsäure (10 ml) ersetzt. Die Reaktion
wurde 30 Minuten gerührt,
und die TFA wurde unter Vakuum entfernt. Der rohe Rückstand
wurde dann in Ethylacetat gelöst,
mit einer gesättigten,
wässrigen
Lösung von
Natriumhydrogencarbonat, einer 5 %igen, wässrigen Lösung von Kaliumcarbonat und
Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Lösungsmittel wurde unter Vakuum
entfernt, und das verbliebene Triphenylphosphinoxid wurde unter
Verwendung von Hexan und Ether kristallisiert und filtriert. Das Lösungsmittel
wurde erneut entfernt, und der rohe Feststoff wurde durch eine Silicagelchromatographie
(Hexan/Ethylacetat, 2:1) und Umkristallisation unter Verwendung
von Methylenchlorid und Hexan gereinigt, wobei 1,69 g (37 %) weiße Kristalle
bereitgestellt wurden. Rf = 0,3 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 7,84-7,82
(2H, m), 7,75-7,73 (2H, m), 4,46-4,40 (1H, m), 4,08-4,02 (2H, m),
3,50-3,44 (2H, m), 2,04-1,98 (2H, m), 1,92-1,84 (2H, m).
-
-
N-(Tetrahydro-2H-pyran-4-yloxy)-4-methoxy-1-benzolsulfonamid.
2-(Tetrahydro-2H-pyran-4-yloxy)-1H-isoindol-1,3(2H)-dion
(6,8 mmol, 1,69 g) wurde mit Hydrazin (6,8 mmol, 0,22 ml) in wasserfreiem
THF (20 ml) unter Stickstoff vereinigt. Die Reaktion bildete sofort
eine weiße
Suspension, und man ließ sie
bei Raumtemperatur 1 Stunde rühren.
Die Suspension wurde direkt in einen Kolben filtriert, der 4-Methoxybenzolsulfonylchlorid
(6,5 mmol, 1,34 g) enthielt, und Diisopropylethylamin (20,5 mmol,
3,6 ml) wurde zugegeben. Nach 15-stündigem Rühren bei Raumtemperatur wurde
die Reaktion 4 Stunden unter Rückfluss
erhitzt, dann bei Raumtemperatur 12 Tage gerührt und bis zu einem gelben
Feststoff konzentriert. Der so erhaltene Feststoff wurde zwischen
Ethylacetat und 1 N HCl verteilt, und die organische Schicht wurde
abgetrennt und mit einer gesättigten,
wässrigen
Lösung
von Natriumhydrogencarbonat und Salzlösung gewaschen, und über Magnesiumsulfat
getrocknet. Das Rohprodukt wurde bis zu einem weißen Feststoff
konzentriert und durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:1) und Kristallisation (Hexan/Ethylacetat) gereinigt, wobei 0,554 g
(30 %) eines weißen
Feststoffes bereitgestellt wurden. Rf =
0,4 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,83
(2H, d), 7,00 (2H, d), 6,72 (1H, s), 4,23-4,11 (1H, m), 3,91-3,81
(2H, m), 3,87 (3H, s), 3,46-3,38 (2H, m), 2,03-1,94 (2H, m), 1,63-1,51
(2H, m).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat.
N-(Tetrahydro-2H-pyran-4-yloxy)-4-methoxy-1-benzolsulfonamid (1,93 mmol, 554 mg)
wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(1,54 mmol, 406 mg) und THF (5 ml) unter Stickstoff vereinigt. Die
Phosphazinbase P<t/4>t-Bu (0,31 mmol, 0,31
ml, 1 M in Hexan) wurde unter Rühren
in die Lösung
gespritzt. Man ließ die
Reaktion 15 Stunden bei Raumtemperatur rühren, und sie wurde durch die
Zugabe von ein paar Tropfen Eisessig gestoppt und konzentriert.
Die organische Schicht wurde abgetrennt und mit 1 N NaOH gewaschen, über Magnesiumsulfat
getrocknet und unter Vakuum konzentriert. Das Rohprodukt wurde durch
eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1) und Kristallisation
(Hexan/Ethylacetat) gereinigt, wobei 367 mg (43 %) weiße Kristalle
bereitgestellt wurden. Rf = 0,2 (CH2Cl2/Ethylacetat,
8:1); 1H-NMR (CDCl3): δ 7,70 (2H,
d), 7,30-7,18 (6H, m), 6,97 (2H, d), 4,60-4,51 (1H, m), 4,44-4,33
(2H, m), 3,97-3,88 (2H, m), 3,86 (3H, s), 3,83-3,71 (2H, m), 3,48-3,34
(2H, m), 3,40-2,60 (1H, bs), 2,95-2,85 (2H, m), 2,07-1,95 (2H, m),
1,56-1,49 (2H, m), 1,32 (9H, s); MS (ESI): M+Na = 573.
-
Beispiel 19
-
-
2-(Tetrahydro-2H-pyran-2-ylmethoxy)-1H-isoindol-1,3(2H)-dion.
Diese Reaktion wurde gemäß dem in Grochowski,
E; Jurczak, J., Synthesis 1976, 682, berichteten Verfahren durchgeführt. Rf = 0,3 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,83-7,79
(2H, m), 7,75-7,70
(2H, m), 4,24-4,18 (1H, m), 4,07-4,03 (1H, m), 3,94-3,89 (1H, m),
3,81-3,75 (1H, m), 3,46-3,37
(1H, m), 1,87-1,85 (1H, m), 1,63-1,33 (5H, m).
-
-
N-(Tetrahydro-2H-pyran-2-ylmethoxy)-4-methoxy-1-benzolsulfonamid.
2-(Tetrahydro-2H-pyran-2-ylmethoxy)-1H-isoindol-1,3(2H)-dion
(6,8 mmol, 1,77 g) wurde mit Hydrazin (6,8 mmol, 0,21 ml) in wasserfreiem THF
(15 ml) unter Stickstoff vereinigt. Die Reaktion bildete sofort
eine weiße
Suspension, und man ließ sie
bei Raumtemperatur 2 Stunden rühren.
Die Suspension wurde direkt in einen Kolben filtriert, der 4-Methoxybenzolsulfonylchlorid
(6,8 mmol, 1,40 g) enthielt, und Diisopropylethylamin (8,1 mmol,
1,42 ml) wurde zugegeben. Nach 24-stündigem Rühren bei Raumtemperatur wurde
die Reaktion bis zu einem gelben Feststoff konzentriert. Der so
erhaltene Feststoff wurde zwischen Ethylacetat und 1 N HCl verteilt,
und die organische Schicht wurde abgetrennt und mit einer gesättigten,
wässrigen
Lösung
von Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Rohprodukt wurde bis zu einem gelben Feststoff konzentriert
und durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1)
gereinigt. Das gereinigte Produkt wurde mit Ether vereinigt und
filtriert, um das verbliebene Phthalimid-Hydrazin-Nebenprodukt zu entfernen. Das
Endprodukt wurde unter Verwendung von Hexan und Ethylacetat kristallisiert,
wobei 141 mg (7 %) weiße Kristalle
bereitgestellt wurden. Rf = 0,3 (Hexan/Ethylacetat,
2:1); 1H-NMR
(CDCl3): δ 7,83
(2H, d), 7,05 (1H, s), 6,97 (2H, d), 4,01-3,86 (3H, m), 3,86 (3H,
s), 3,63-3,57 (1H,
m), 3,42-3,36 (1H, m), 1,88-1,78 (1H, m), 1,59-1,43 (4H, m), 1,3-1,15
(1H, m).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl]
(tetrahydro-2H-pyran-2-ylmethoxy)amino]propylcarbamat.
N-(Tetrahydro-2H-pyran-2-ylmethoxy)-4-methoxy-1-benzolsulfonamid (0,47 mmol,
141 mg) wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(0,37 mmol, 99 mg) und THF (1 ml) unter Stickstoff vereinigt. Die
Phosphazinbase P<t/4>t-Bu (0,08 mmol, 0,08
ml, 1 M in Hexan) wurde unter Rühren
in die Lösung
gespritzt. Man ließ die
Reaktion 15 Stunden bei Raumtemperatur rühren, und sie wurde durch die
Zugabe von ein paar Tropfen Eisessig gestoppt und konzentriert.
Der rohe Rückstand
wurde zwischen Ethylacetat und 1 N HCl verteilt, und die organische
Schicht wurde abgetrennt und mit gesättigter, wässriger Natriumhydrogencarbonatlösung und
Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Rohprodukt wurde durch eine Silicagelchromatographie
(Hexan/Ethylacetat, 2:1) gereinigt. Das gereinigte Produkt wurde
dann mit 1 N NaOH, um verbliebenes, coeluiertes Sulfonamid-Ausgangsmaterial
zu entfernen, und Salzlösung
gewaschen und erneut über
Magnesiumsulfat getrocknet. Die Silicagelchromatographie wurde wiederholt
und ergab 130 mg (62 %) eines weißen Feststoffes. Rf =
0,2 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,68-7,64
(2H, m), 7,28-7,18 (6H, m), 6,96 (2H, d), 4,74-4,60 (1H, m), 4,37-4,18
(1H, m), 4,14-4,06 (1H, m), 4,01-3,93 (2H, m), 3,90-3,75 (2H, m),
3,87 (3H, s), 3,66-3,46 (1H, m), 3,46-3,35 (1H, m), 2,92-2,74 (2H,
m), 3,50-2,50 (1H, bs), 1,90-1,81 (1H, m), 1,63-1,42 (4H, m), 1,34
(9H, s), 1,29-1,20 (1H, m); MS (ESI): M = 565.
-
Beispiel 20
-
-
2-(Tetrahydro-3-furanyloxy)-1H-isoindol-1,3(2H)-dion.
Diisopropylazodicarboxylat (6,2 mmol, 1,23 ml) wurde unter Stickstoffatmosphäre in eine
dünne Suspension
gespritzt, die N-Hydroxyphthalimid
(5,7 mmol, 926 mg), Triphenylphosphin (5,7 mmol, 1,49 g), Tetrahydro-4H-furan-3-ol (5,7 mmol,
0,459 ml) und wasserfreies THF (10 ml) enthielt. Die Reaktion wurde
bei Raumtemperatur 5 Stunden gerührt
und änderte
das Aussehen von dunkelorange in gelb. Das Lösungsmittel wurde unter Vakuum
entfernt, und der so erhaltene Rückstand
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1)
und Kristallisation (Hexan/Ethylacetat) gereinigt, wobei 373 mg
(28 %) weiße
Kristalle bereitgestellt wurden. Rf = 0,5
(Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,85-7,82
(2H, m), 7,77-7,74 (2H, m), 5,05 (1H, m), 4,16-4,09 (2H, m), 3,92-3,87
(2H, m), 2,34-2,28 (1H, m), 2,11-2,03 (1H, m).
-
-
N-(Tetrahydro-3-furanyloxy)-4-methoxy-1-benzolsulfonamid.
2-(Tetrahydro-3-furanyloxy)-1H-isoindol-1,3(2H)-dion
(1,5 mmol, 357 mg) wurde mit Hydrazin (1,7 mmol, 0,053 ml) in wasserfreiem
THF (3 ml) unter Stickstoff vereinigt. Die Reaktion bildete sofort
eine weiße
Suspension, und man ließ sie
bei Raumtemperatur 1 Stunde rühren.
Die Suspension wurde direkt in einen Kolben filtriert, der 4-Methoxybenzolsulfonylchlorid
(1,5 mmol, 316 mg) enthielt, und Diisopropylethylamin (1,8 mmol,
0,320 ml) wurde zugegeben. Nach 18-stündigem Rühren bei Raumtemperatur wurde
die Reaktion bis zu einem Feststoff konzentriert. Der so erhaltene
Feststoff wurde zwischen Ethylacetat und 1 N HCl verteilt, und die
organische Schicht wurde abgetrennt und mit einer gesättigten,
wässrigen
Lösung
von Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Rohprodukt wurde bis zu einem weißen Feststoff
konzentriert und durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:1) gereinigt. Das gereinigte Produkt wurde dann mit Ether vereinigt und
filtriert, um das verbliebene Phthalimid-Hydrazin-Nebenprodukt zu
entfernen. Das Filtrat wurde dann durch die Zugabe von Hexan kristallisiert,
wobei 203 mg (48 %) weiße
Kristalle bereitgestellt wurden. Rf= 0,2
(Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,82
(2H, d), 6,99 (2H, d), 6,85 (1H, s), 4,82-4,79 (1H, m), 3,97-3,87 (2H,
m), 3,87 (3H, s), 3,83-3,70 (2H, m), 2,12-1,99 (2H, m).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-3-furanyloxy)amino]propylcarbamat.
N-(Tetrahydro-3-furanyloxy)-4-methoxy-1-benzolsulfonamid (1,03 mmol, 283 mg)
wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(1,35 mmol, 300 mg) und THF (1 ml) unter Stickstoff vereinigt. Die
Phosphazinbase P<t/4>t-Bu (0,21 mmol, 0,21
ml, 1 M in Hexan) wurde unter Rühren in
die Lösung
gespritzt. Man ließ die
Reaktion 15 Stunden bei Raumtemperatur rühren, und sie wurde durch die
Zugabe von ein paar Tropfen Eisessig gestoppt und konzentriert.
Der rohe Rückstand
wurde zwischen Ethylacetat und 1 N HCl verteilt, und die organische
Schicht wurde abgetrennt, mit gesättigter, wässriger Natriumhydrogencarbonatlösung und
Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Rohprodukt wurde durch eine Silicagelchromatographie
(Hexan/Ethylacetat, 2:1) und eine Umkehrphasen-HPLC (Wasser/Acetonitril)
gereinigt, wobei sich 60 mg (11 %) eines weißen Feststoffes ergaben. 1H-NMR (CDCl3): δ 7,68 (2H,
d), 7,32-7,13 (6H,
m), 7,01-6,93 (2H, m), 5,17-5,00 (1H, m), 4,66-4,51 (1H, m), 4,34-4,16
(1H, m), 3,87 (3H, s), 3,83-3,68 (5H, m), 3,67-3,57 (1H, m), 2,95-2,78
(2H, m), 2,70 (1H, bs), 2,18-1,97 (2H, m), 1,34 (9H, m); MS (ESI):
M+Na = 559.
-
Beispiel 21
-
-
N1-(Benzyloxy)-4-methoxy-1-benzolsulfonamid.
O-Benzylhydroxylaminhydrochlorid (31,3 mmol, 5,0 g), 4-Methoxybenzolsulfonylchlorid
(34,5 mmol, 7,12 g) und wasserfreies THF (50 ml) wurden unter Stickstoff vereinigt.
Die Reaktion wurde auf 0°C
abgekühlt,
und Diisopropylethylamin (69,0 mmol, 12,0 ml) wurde hineingespritzt.
Man ließ die
Reaktion auf Raumtemperatur erwärmen
und rührte
18 Stunden weiter. Weitere 0,25 Äquivalente
O-Benzylhydroxylaminhydrochlorid
(7,8 mmol, 1,25 g) und 0,75 Äquivalente
Diisopropylethylamin (23,5 mmol, 4,1 ml) wurden zugegeben, um die
vollständige
Umwandlung des verbliebenen Sulfonylchlorids zu fördern. Die
Reaktion wurde weitere 4 Stunden bei Raumtemperatur gerührt. Die
Reaktionslösung
wurde bis zu einem Feststoff konzentriert und zwischen Ethylacetat
und 1 N HCl verteilt. Die organische Schicht wurde über Magnesiumsulfat
getrocknet und unter Vakuum konzentriert, wobei sich 9,83 g (76
%) eines grauweißfarbenen
Feststoffes ergaben. Rf: 0,2 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 7,84 (2H,
d), 7,34 (5H, s), 7,08 (2H, d), 4,92 (2H, s), 3,88 (3H, s).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(benzyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Lithiumhexamethyldisilazid (0,6 mmol, 0,6 ml, 1 M in THF) wurde unter
Rühren
in eine Lösung
aus N1-(Benzyloxy)-4-methoxy-1-benzolsulfonamid
(3,0 mmol, 1,0 g), tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(2,4 mmol, 0,64 g) und wasserfreiem THF (8 ml) gespritzt. Man ließ die Reaktion
15 Stunden bei Raumtemperatur unter Stickstoff rühren. Die Reaktion wurde mit
ein paar Tropfen Eisessig gestoppt und bis zu einem dicken Öl konzentriert.
Das Rohprodukt wurde zwischen Ethylacetat und 1 N HCl verteilt,
mit gesättigter
Natriumhydrogencarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und konzentriert. Das Rohprodukt wurde
durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1) gereinigt und
aus Ethylacetat mit Hexan kristallisiert, wobei 400 mg (22 %) weiße Kristalle
bereitgestellt wurden. Rf: 0,4 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 7,72 (2H,
d), 7,4-7,3 (5H, m), 7,3-7,2 (5H, m), 7,19 (1H, d), 6,93 (2H, d),
5,08 (2H, s), 4,40 (1H, m), 3,82 (3H, s), 3,69 (1H, m), 3,53 (1H,
bs), 2,98 (1H, bs), 2,83 (2H, m), 2,71 (1H, bs), 1,33 (9H, s); MS
(ESI): M+Na = 579.
-
Beispiel 22
-
-
N1-Isobutoxy-4-methoxy-1-benzolsulfonamid.
Isobutoxyaminhydrochlorid (7,96 mmol, 1,0 g), 4-Methoxybenzolsulfonylchlorid
(7,24 mmol, 1,5 g), Diisopropylethylamin (18,09 mmol, 3,15 ml) und
wasserfreies THF (15 ml) wurden unter Stickstoff vereinigt. Die
Reaktion wurde bei Raumtemperatur 15 Stunden gerührt. Die Reaktionslösung wurde
bis zu einem weißen
Feststoff konzentriert und zwischen Ethylacetat und 1 N HCl verteilt.
Die organische Schicht wurde abgetrennt und mit gesättigtem,
wässrigem
Natriumhydrogencarbonat und Salzlösung gewaschen, über Magnesiumsulfat
getrocknet und unter Vakuum konzentriert, wobei sich ein grauweißfarbener
Feststoff ergab. Rf: 0,5 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 7,84 (2H,
d), 6,99 (2H, d), 6,81 (1H, s), 3,87 (3H, s), 3,74 (2H, d), 1,90
(1H, Septett), 0,86 (6H, d).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-2-hydroxy-3-isobutoxy-[(4-methoxyphenyl)sulfonyl]aminopropyl)carbamat.
Unter denselben Bedingungen hergestellt, wie für tert-Butyl-N-((1S,2R)-1-benzyl-3-(benzyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
21 dargestellt. 1H-NMR (CDCl3): δ 7,70 (2H,
d), 7,30-7,10 (6H, m), 6,96 (2H, d), 4,60 (1H, m), 3,93 (1H, m),
3,86 (3H, s), 3,81 (2H, m), 3,24 (1H, m), 3,01 (1H, m), 2,90 (2H,
m), 2,82 (1H, m), 1,82 (1H, Septett), 1,32 (9H, s), 0,93-0,81 (6H,
m); MS (ESI): M+Na = 545.
-
Beispiel 23
-
-
2-(Cyclohexyloxy)-1H-isoindol-1,3(2H)-dion.
N-Hydroxyphthalimid (61,3 mmol, 10,0 g) wurde in wasserfreiem DMF
(60 ml) unter Stickstoff gelöst.
DBU (92,0 mmol, 13,75 ml), gefolgt von Cyclohexylbromid (76,6 mmol,
9,43 ml) wurden unter Rühren
in die Lösung
gespritzt, und die Reaktion wurde auf 55°C erwärmt. Nach 15-stündigen Rühren wurde
die Reaktion 5 Stunden auf 80°C
erwärmt,
dann auf Raumtemperatur abgekühlt und
bis zu einem roten Öl
konzentriert. Die Reaktion wurde zwischen Ethylacetat und 1 N HCl
verteilt. Die organische Schicht wurde mit 1 N NaOH und Salzlösung gewaschen
und über
Magnesiumsulfat getrocknet. Das Lösungsmittel wurde unter Vakuum
entfernt, und das Rohprodukt wurde mit Hexan verrieben, wobei 2,89
g (19 %) eines gelben Feststoffes bereitgestellt wurden. Rf: 0,7 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,80 (2H,
m), 7,73 (2H, m), 4,21 (1H, m), 2,02-1,98 (2H, m), 1,87-1,82 (2H, m), 1,59-1,53
(4H, m), 1,30-1,24 (2H, m).
-
-
N1-(Cyclohexyloxy)-4-methoxy-1-benzolsulfonamid.
2-(Cyclohexyloxy)-1H-isoindol-1,3(2H)-dion (11,8 mmol, 2,89 g) wurde mit Hydrazin
(13,0 mmol, 0,41 ml) in wasserfreiem THF (20 ml) unter Stickstoff
vereinigt. Die Reaktion bildete sofort eine weiße Suspension, und man ließ sie bei
Raumtemperatur 18 Stunden rühren. Die
Suspension wurde direkt in einen Kolben filtriert, der 4-Methoxybenzolsulfonylchlorid
(10,6 mmol, 2,20 g) enthielt, und Diisopropylethylamin (14,2 mmol,
2,47 ml) wurde zugegeben. Nach 24-stündigem Rühren bei Raumtemperatur wurde
die Reaktion bis zu einem gelben Feststoff konzentriert und zwischen
Ethylacetat und 1 N HCl verteilt. Die organische Schicht wurde abgetrennt
und mit einer gesättigten,
wässrigen
Lösung
von Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Produkt wurde bis zu einem gelben Feststoff konzentriert
und durch eine Silicagelchromatographie (Hexan/Ethylacetat, 1:1)
gereinigt, wobei 2,53 g (83 %) eines weißen Feststoffes bereitgestellt
wurden. Rf: 0,2 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,86 (2H,
d), 7,00 (2H, d), 6,67 (1H, s), 3,98-3,95 (1H, m), 3,88 (3H, s),
2,00-1,94 (2H, m), 1,75-1,55 (2H, m), 1,35-1,17 (6H, m).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2- hydroxypropyl)carbamat.
Unter denselben Bedingungen hergestellt, wie für tert-Butyl-N-((1S,2R)-1-benzyl-3-(benzyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
dargestellt. 1H-NMR (CDCl3): δ 7,77 (2H,
d), 7,33-7,25 (6H, m), 7,02 (2H, d), 4,60 (1H, m), 4,24 (1H, m),
3,87 (3H, s), 3,84 (3H, m), 3,5-2,5 (1H, m), 2,96 (2H, m), 2,09
(2H, m), 1,77 (2H, m), 1,38 (9H, s), 1,2-1,0 (6H, m); MS (APCI):
M+Na = 571.
-
-
Phenylmethyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Benzylchlorformiat (15,6 μl,
0,109 mmol), gefolgt von N,N-Diisopropylethylamin
(47,9 μl, 0,273
mmol) wurden zu einer Lösung
von N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid × Trifluoressigsäure (Schritt
1, Beispiel 48) (50 mg, 0,091 mmol) in ungefähr 1,5 ml Dichlormethan unter
Argon gegeben. Nach 18-stündigem
Rühren
wurde das Reaktionsgemisch im Vakuum bis zu einem Rückstand
eingedampft und auf einer präparativen
Silicagel-DC-Platte (20 × 20
cm, 1000 μM)
unter Eluieren mit Methylenchlorid:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 4:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde zwischen Dichlormethan und Wasser verteilt. Die organische
Schicht wurde abgetrennt, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde aus Acetonitril und Wasser lyophilisiert, wobei Phenylmethyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(37 mg, 71 %) bereitgestellt wurde. 1H-NMR
(Methanol-d4) 1,71 (m, 8H), 2,59 (m, 1H),
2,93 (m, 2H), 3,10 (m, 1H), 3,81 (m, 2H), 3,83 (s, 3H), 4,86 (m,
3H), 7,06 (m, 2H), 7,21 (m, 10H), 7,73 (m, 2H). MS (ESI): 591 (M+Na).
-
Ein
Isomer von Verbindung 24 mit einer umgekehrten Stereochemie am C-2
wurde wie folgt hergestellt:
-
Phenylmethyl-N-((1S,2S)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Ein Gemisch aus Phenylmethyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
[250 mg, 0,842 mmol, Tetrahedron (1994), 50 (21), 6333-46] und N1-(Cyclopentyloxy)-4-methoxy-1-benzolsulfonamid (285
mg, 1,05 mmol) in wasserfreiem Tetrahydrofuran (3 ml) unter Argonatmosphäre wurde
mit der Phosphazenbase P<t/4>t-Bu (0,168 ml, 0,168
mmol, 1,0 M in Hexan) behandelt. Das Gemisch wurde bei Umgebungstemperatur
ungefähr
18 Stunden gerührt,
mit mehreren Tropfen Eisessig gelöscht und im Vakuum eingedampft.
Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Hexan:Ethylacetat,
4:1, gereinigt. Fraktionen, die das Produkt enthielten, wurden vereinigt
und im Vakuum eingedampft. Der Rückstand wurde
mit Hexan verrieben und dann im Vakuum eingedampft und unter Hochvakuum
getrocknet, wobei Phenylmethyl-N-((1S,2S)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(439 mg, 92 %) als Schaum bereitgestellt wurde. 1H-NMR
(Methanol-d4) 1,66 (m, 8H), 2,94 (m, 4H),
3,83 (m, 2H), 3,92 (s, 3H), 4,59 (m, 1H), 5,10 (m, 2H), 7,10 (m,
2H), 7,29 (m, 10H), 7,69 (m, 2H). MS (ESI): 591 (M+Na).
-
-
3-Pyridylmethyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Carbonyldiimidazol (13,0 mg, 0,080 mmol) und 3-Hydroxymethylpyridin
(7,8 μl,
0,080 mmol) wurden unter Argonatmosphäre in 2,5 ml wasserfreiem Ethylacetat
vereinigt. Nach 1,5-stündigem
Rühren
bei Umgebungstemperatur wurde N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid × Trifluoressigsäure (Schritt
1, Beispiel 48) (40 mg, 0,073 mmol) zugegeben, und das Gemisch wurde
5 Stunden unter Rückfluss
erhitzt. Das Erwärmen
wurde beendet, und das Lösungsmittel
wurde unter Vakuum entfernt. Das Rohprodukt wurde auf einer präparativen
DC-Platte (20 × 20
cm, 1000 μM)
unter Eluieren mit Methylenchlorid:Methanol, 93:7, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 3:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde in Diethylether gelöst,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei 3-Pyridylmethyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(18,9 mg, 41 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,66 (m, 8H), 2,95 (m,
5H), 3,86 (s, 3H), 3,87 (m, 2H), 4,77 (m, 1H), 4,98 (m, 3H), 6,97
(d, 2H), 7,20 (m, 6H), 7,54 (m, 1H), 7,68 (d, 2H), 8,54 (bm, 2H).
MS (ESI): 570 (MH+).
-
-
N1-((1S,2R)-1-Benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)-2-methylbenzamid.
o-Toluoylchlorid (7,8 μl,
0,0602 mmol) wurde zu einer Lösung
von N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid × Trifluoressigsäure (Schritt
1, Beispiel 48) (30 mg, 0,055 mmol) und N,N-Diisopropylethylamin (23,8 μl, 0,137
mmol) in ungefähr
1,5 ml Dichlormethan unter Argon gegeben. Nach 18-stündigem Rühren bei
Umgebungstemperatur wurde das Reaktionslösungsmittel im Vakuum entfernt,
und der Rückstand.
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM) unter
Eluieren mit Methylenchlorid:Methanol, 96:4, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 4:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde mit Diethylether und Hexan verrieben, und die Lösungsmittel
wurden im Vakuum abgedampft, wobei N1-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)-2-methylbenzamid
(27 mg, 89 %) als Feststoff bereitgestellt wurde. 1H-NMR
(Dimethylsulfoxid-d6): 1,75 (m, 8H), 1,87
(s, 3H), 2,63 (m, 1H), 2,79 (bm, 1H), 3,05 (bm, 1H), 3,21 (bm, 1H),
3,69 (bm, 1H), 3,86 (s, 3H), 4,13 (bm, 1H), 4,86 (bm, 1H), 5,28
(bs, 1H), 6,79 (m, 1H), 7,21 (m, 10H), 7,72 (d, 2H), 8,06 (d, 1H).
MS (ESI): 575 (M+Na).
-
Beispiel 27
-
-
3-Amino-N1-[(2R,3S)-3-amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-1-benzolsulfonamid. Ein Gemisch aus N-(1S,2R)-3-[[(3-Aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(Schritt 3, Beispiel 11) (1,500 g, 2,89 mmol) und Trifluoressigsäure (5 ml)
wurde unter Argonatmosphäre bei
Umgebungstemperatur 30 Minuten gerührt. Die Trifluoressigsäure wurde
im Vakuum entfernt, und der Rückstand
wurde zwischen Dichlormethan und 1 N NaOH verteilt. Nach dem Trennen
der Phasen wurde die wässrige
Schicht zweimal mit Dichlormethan extrahiert. Die vereinigten organischen
Schichten wurden über wasserfreiem
Natriumsulfat getrocknet, filtriert, im Vakuum eingedampft und unter
Hochvakuum getrocknet, wobei 3-Amino-N1-[(2R,3S)-3-amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-1-benzolsulfonamid (1,157 g,
96 %) als Schaum bereitgestellt wurde. 1H-NMR
(Methanol-d4): 1,68 (m, 8H), 2,55 (m, 1H),
2,79 (m, 1H), 2,94 (bm, 1H), 3,12 (m, 2H), 3,77 (m, 1H), 4,76 (m,
1H), 6,96 (m, 1H), 7,05 (m, 1H), 7,16 (m, 4H), 7,27 (m, 3H). MS
(ESI): 420 (MH+).
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-3-([(aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Ein Gemisch aus 3-Amino-N1-[(2R,3S)-3-amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-1-benzolsulfonamid (100
mg, 0,239 mmol), 2,5-Dioxo-1-pyrrolidinyl-[(3S)-tetrahydro-3-furanyl]carbonat (55
mg, 0,239 mmol, WO 94/05639) und N,N-Diisopropylethylamin (41,6 μl, 0,239
mmol) wurde unter Argon bei Umgebungstemperatur in ungefähr 1,5 ml
Acetonitril vereinigt. Nach ungefähr 18-stündigem Rühren wurde das Reaktionsgemisch
im Vakuum eingedampft und auf zwei präparativen Silicagel-DC-Platten
(20 × 20
cm, 1000 μM)
unter Eluieren mit Methylenchlorid:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 3:1,
eluiert, filtriert, im Vakuum eingedampft und unter Hochvakuum getrocknet,
wobei (3S)-Tetrahydro-3-furanyl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(111 mg, 87 %) als Schaum bereitgestellt wurde. 1H-NMR
(Methanol-d4): 1,80 (m, 9H), 2,61 (m, 1H), 3,02 (m,
2H), 3,14 (m, 1H), 3,50 (m, 1H), 3,64 (m, 1H), 3,73 (m, 1H), 3,81
(m, 3H), 4,87 (m, 1H), 5,00 (m, 1H), 6,98 (m, 1H), 7,08 (m, 1H),
7,15 (m, 1H), 7,26 (m, 6H). MS (ESI): 534 (MH+).
-
-
(3S,3aR,7aS)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3R,3aS,7aR)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Ein Gemisch aus (3R,3aS,7aR)- + (3S,3aR,7aS)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-(4-nitrophenyl)carbonat
(68 mg, 0,219 mmol), N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid × Trifluoressigsäure (Schritt
1, Beispiel 48) (60 mg, 0,109 mmol) und N,N-Diisopropylethylamin
(66,8 μl,
0,385 mmol) wurde in ungefähr
1,5 ml Acetonitril vereinigt und bei Umgebungstemperatur unter Argonatmosphäre 18 Stunden
gerührt.
Eine weitere Menge an Carbonat (20 mg, 0,065 mmol) und N,N-Diisopropylethylamin
(40 μl,
0,224 mmol) wurde zugegeben, und das Reaktionsgemisch wurde 1,5
Stunden auf 60°C
erwärmt.
Die Reaktion wurde abgekühlt
und im Vakuum eingedampft. Der Rückstand
wurde in Ethylacetat gelöst
und dreimal mit 5 %igem (Gew./Vol.) Kaliumcarbonat und gesättigter,
wässriger
Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
bis zu einem Rückstand
eingedampft. Das Rohprodukt wurde auf einer präparativen DC-Platte (20 × 20 cm,
500 μM)
unter Eluieren mit Methylenchlorid:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 4:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde in Diethylether gelöst,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei ein
Gemisch aus (3S,3aR,7aS)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3R,3aS,7aR)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1, als Schaum (55 mg, 83 %) bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,80 (m, 12H), 2,19 (m, 1H), 3,00 (m,
5H), 3,48 (m, 1H), 3,89 (m, 7H), 4,21 (m, 1H), 4,92 (m, 2H), 5,08
(m, 1H), 5,27 (bm, 1H), 7,04 (m, 2H), 7,28 (m, 5H), 7,76 (m, 2H).
MS (ESI): 627 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Ein Gemisch aus (3R,3aS,6aR)-+(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat
(96,5 mg, 0,327 mmol, WO 9721683), N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid × Trifluoressigsäure (Schritt
1, Beispiel 48) (60 mg, 0,109 mmol) und N,N-Diisopropylethylamin
(85,6 μl,
0,491 mmol) wurde in ungefähr
1,5 ml Acetonitril vereinigt und bei Umgebungstemperatur unter Argonatmosphäre 18 Stunden
gerührt.
Das Reaktionsgemisch wurde im Vakuum eingedampft, und der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Ethylacetat:Hexan, 1:1, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde in Diethylether gelöst,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei ein
Gemisch aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (50 mg, 26 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,68 (m, 10H), 2,95 (m,
6H), 3,64 (m, 2H), 3,88 (s, 3H), 3,93 (m, 4H), 4,82 (m, 2H), 5,01
(bm, 1H), 5,65 (m, 1H), 6,98 (m, 2H), 7,23 (m, 5H), 7,71 (m, 2H).
MS (ESI): 613 (M+Na).
-
-
tert-Butyl-2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat
und tert-Butyl-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat.
Eine Lösung
von 0,250 g (0,434 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (siehe Beispiel 31), 0,13 ml (0,87 mmol) tert-Butylbromacetat
und 0,15 ml (0,87 mmol) N,N-Diisopropylethylamin in 5 ml wasserfreiem
DMF wurde bei 80°C
18 Stunden gerührt. Die
Lösung
wurde auf RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde in Dichlormethan
gelöst.
Die Lösung
wurde mit gesättigter,
wässriger
Salzlösung
(3 x) gewaschen, über
wasserfreiem MgSO4 getrocknet und im Vakuum
konzentriert. Das Rohprodukt wurde durch eine Flashchromatographie
(Silicagel, Hexan/EtOAc, 4:6) gereinigt, wobei sich 0,28 g (94 %)
des gewünschten
Produkts als hellgelber Schaum ergaben. 1H-NMR
(DMSO-d6): 7,31-7,07 (7H), 6,93-6,80 (3H),
6,61 (1H), 5,47 (1H), 5,19 (1H), 4,83-4,64 (2H), 3,81-3,40 (7H),
3,06-2,60 (5H), 2,53-2,27 (1H), 1,95-1,16 (19H). LCMS (ESI): 690
(M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(1) und (3S,3aR,6aS)-Hexahydrofuro(2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(2) als weißes
Lyophilisat. Ein Gemisch aus (3R,3aS,6aR)- + (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat
(211 mg, 0,716 mmol), 3-Amino-N1-[(2R,3S)-3-amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-1-benzolsulfonamid (Schritt
1, Beispiel 27) (100 mg, 0,239 mmol) und N,N-Diisopropylethylamin
(166,4 μl,
0,955 mmol) wurde in ungefähr
3 ml Acetonitril vereinigt und bei Umgebungstemperatur unter Argonatmosphäre ungefähr 18 Stunden
gerührt.
Das Reaktionsgemisch wurde im Vakuum eingedampft und auf zwei präparativen
Silica-DC-Platten (20 × 20
cm, 1000 μM)
unter Eluieren mit Methylenchlorid:Methanol, 93:7, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 4:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde zwischen 1 N NaOH und Dichlormethan verteilt. Die Schichten
wurden getrennt, und die wässrige
Schicht wurde mit Dichlormethan extrahiert. Die vereinigten organischen
Schichten wurden über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
bis zu einem Schaum eingedampft. Das Gemisch aus Diastereomeren
wurde durch eine superkritische Flüssigchromatographie [Chiralpak
AD (2 cm, Chiral Technologies), 21 Mpa; 11,3 ml/min Methanol + 0,1
% Triethylamin; 45 g/min CO2; 40°C] getrennt.
Die Fraktion, die das Diastereomer enthält, das eine kürzere Retentionszeit
besitzt, wurde im Vakuum bis zu einem Rückstand eingedampft und dann erneut
durch eine präparative
DC wie vorstehend gereinigt. Das Produkt wurde aus Acetonitril und
Wasser lyophilisiert, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(1) als weißes
Lyophilisat (18 mg, 13 %) bereitgestellt wurde. Die Fraktion, die
das Diastereomer enthält,
das eine längere
Retentionszeit besitzt, wurde im Vakuum bis zu einem Rückstand
eingedampft und dann erneut durch eine präparative DC wie vorstehend
gereinigt. Das Produkt wurde aus Acetonitril und Wasser lyophilisiert,
wobei (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(2) als weißes
Lyophilisat (18 mg, 13 %) bereitgestellt wurde.
- 1 1H-NMR (Methanol-d4)
1,62 (m, 10H), 2,52 (m, 1H), 2,88 (m, 2H), 3,10 (m, 2H), 3,62 (m,
2H), 3,76 (m, 3H), 3,87 (m, 1H), 4,81 (m, 1H), 4,90 (m, 1H), 5,55
(d, 1H), 6,93 (m, 1H), 7,02 (m, 1H), 7,08 (m, 1H), 7,14 (m, 1H),
7,21 (m, 5H). MS (ESI): 598 (M+Na).
- 2 1H-NMR (Methanol-d4):
1,73 (m, 10H), 2,57 (m, 1H), 2,93 (m, 2H), 3,09 (m, 2H), 3,46 (m,
1H), 3,79 (m, 5H), 4,84 (m, 2H), 5,57 (d, 1H), 6,92 (m, 1H), 7,02
(m, 1H), 7,09 (m, 1H), 7,20 (m, 6H). MS (ESI): 598 (M+Na).
-
Beispiel 32
-
-
Methyl-2-(3-[((2R,3S)-3-([(3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat
und Methyl-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat.
Eine Lösung
von 0,500 g (0,869 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1- benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (siehe Beispiel 31), 0,250 ml (2,61 mmol) Methylbromacetat und 0,450
ml (2,61 mmol) N,N-Diisopropylethylamin in 5 ml wasserfreiem DMF
wurde bei 80°C
18 Stunden gerührt. Die
Lösung
wurde auf RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde in Ethylacetat
gelöst. Die
Lösung
wurde mit gesättigter,
wässriger
Salzlösung
(3 x) gewaschen, über
wasserfreiem MgSO4 getrocknet und im Vakuum
konzentriert. Das Rohprodukt wurde durch eine Flashchromatographie
(Silicagel, CH2Cl2/MeOH,
97:3) gereinigt, wobei sich 0,50 g (89 %) des gewünschten
Produkts als hellgelber Schaum ergaben. 1H-NMR
(DMSO-d6): 7,38-7,08 (7H), 7,01-6,85 (3H),
6,71 (1H), 5,52 (1H), 5,21 (1H), 4,88-4,70 (2H), 3,99 (2H), 3,88-3,46
(8H), 3,13-2,64 (5H), 2,57-2,35 (1H), 2,01-1,17 (10H). LCMS (ESI):
648 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-[2-(methylamino)-2-oxoethyl]aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro(2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-(2-(methylamino)-2-oxoethyl]aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Eine Lösung
von 50,0 mg (0,0770 mmol) eines Gemisches aus Methyl-2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat
und Methyl-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxyphenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat,
1:1, in 5 ml 2 M Methylamin in MeOH wurde bei RT in einem verschlossenen
Röhrchen
gerührt.
Nach 4 Stunden wurde die Lösung
im Vakuum konzentriert, und der Rückstand wurde einer Flashchromatographie (Silicagel,
EtOAc/MeOH, 97:3) unterzogen, wobei sich 38 mg (76 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,53-7,00 (11H), 6,80-6,59 (1H), 6,68 (1H), 5,50-5,18 (1H), 5,06
(1H), 4,85 (1H), 4,09-3,60 (7H), 3,28-2,78 (8H), 2,00-1,47 (10H).
MS (ESI): 647 (M+H), 669 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-[2-(dimethylamino)ethyl]aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-[2-(dimethylamino)ethyl]aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Eine Lösung
von 65,0 mg (0,110 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (siehe Beispiel 83), 0,050 ml (0,55 mmol) 37 %igem, wässrigem
Formaldehyd und 0,117 g (0,550 mmol) NaBH(OAc)3 wurde
mit 0,150 g pulverisierten Molekularsieben mit 4 Å behandelt,
und das Gemisch wurde bei RT gerührt.
Nach 18-stündigem
Rühren
bei RT zeigte eine DC (Silicagel, CH2Cl2/MeOH, 9:1) das vollständige Verschwinden des Ausgangsmaterials
mit Rf = 0,05 und zwei neue Komponenten
mit Rf = 0,31 und 0,63. Das Reaktionsgemisch
wurde filtriert, und das Filtrat wurde bis zur Trockene konzentriert.
Der Rückstand
wurde in CH2Cl2 gelöst. Die
Lösung
wurde mit gesättigtem, wässrigem
NaHCO3 (3 x) gewaschen, über MgSO4 getrocknet
und im Vakuum konzentriert. Das Rohprodukt wurde einer Flashchromatographie
(Silicagel, CH2Cl2/MeOH,
95:5 bis 90:10) unterzogen, wobei sich 14 mg (20 %) des Produkts
mit Rf = 0,31 als weißer Schaum ergaben. 1H-NMR (CDCl3): 7,37-7,11 (8H), 7,10-6,90
(2H), 6,85 (1H), 5,62 (1H), 5,18-4,89 (2H), 4,79 (1H), 4,00-3,49
(5H), 3,32-2,60 (10H), 2,38 (6H), 1,94-1,40 (10H). LCMS (ESI): 647
(M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(3-methyl-1-imidazolidinyl)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(3-methyl-1-imidazolidinyl)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Eine Lösung
von 65,0 mg (0,110 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (siehe Beispiel 83), 0,050 ml (0,55 mmol) 37 %igem, wässrigem
Formaldehyd und 0,117 g (0,550 mmol) NaBH(OAc)3 wurde
mit 0,150 g pulverisierten Molekularsieben mit 4 Å behandelt,
und das Gemisch wurde bei RT gerührt.
Nach 18-stündigem
Rühren
bei RT zeigte eine DC (Silicagel, CH2Cl2/MeOH, 9:1) das vollständige Verschwinden des Ausgangsmaterials
mit Rf = 0,05 und zwei neue Komponenten
mit Rf = 0,31 und 0,63. Das Reaktionsgemisch
wurde filtriert, und das Filtrat wurde bis zur Trockene konzentriert.
Der Rückstand
wurde in CH2Cl2 gelöst. Die
Lösung
wurde mit gesättigtem, wässrigem
NaHCO3 (3 x) gewaschen, über MgSO4 getrocknet
und im Vakuum konzentriert. Das Rohprodukt wurde einer Flashchromatographie
(Silicagel, CH2Cl2/MeOH,
95:5 bis 90:10) unterzogen, wobei sich 20 mg (28 %) des Produkts
mit Rf = 0,63 als weißer Schaum ergaben. 1H-NMR (CDCl3): 7,40-7,01
(8H), 6,88 (1H), 6,70 (1H), 5,62 (1H), 5,06-4,73 (3H), 4,21-3,39
(7H), 3,23-2,62 (10H), 2,52 (3H), 1,93-1,20 (10H). LCMS (ESI): 645 (M+H).
-
-
2-2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)essigsäure und
2-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yloxy]
carbonylamino)hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)essigsäure. Eine
Lösung
von 0,218 g (0,316 mmol) eines Gemisches aus tert-Butyl-2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat
und tert-Butyl-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat,
1:1 (siehe Beispiel 30) in 5 ml CH2Cl2 wurde mit 6 ml Trifluoressigsäure behandelt.
Nach 2-stündigem
Rühren
bei RT zeigte eine DC (Silicagel, Hexan/EtOAc) das vollständige Verschwinden
des Ausgangsmaterials und die Bildung eines neuen polareren Produkts.
Die Lösung
wurde im Vakuum konzentriert. Der Rückstand wurde in einem minimalen
Volumen an CH2Cl2 gelöst, und die
Lösung
wurde unter schnellem Rühren
tropfenweise zu Hexan/Ether, 4:1, gegeben. Ein grauweißer Feststoff
fiel aus, der durch Filtration aufgenommen und im Vakuum getrocknet
wurde. Ausbeute = 0,183 g (92 %). 1H-NMR
(DMSO-d6): 7,25-7,05 (7H), 6,87 (3H), 6,53
(1H), 5,46 (1H), 5,16 (1H), 4,82-4,65 (2H), 3,83-3,23 (7H), 3,08-2,60
(5H), 2,38 (1H), 1,91-1,04 (10H). MS (ESI): 634 (M+H), 656 (M+Na).
-
Beispiel 36
-
-
Methyl-2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat
und Methyl-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat.
Eine Lösung
von 0,500 g (0,869 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (siehe Beispiel 31), 0,250 ml (2,61 mmol) Methylbromacetat und 0,450
ml (2,61 mmol) N,N-Diisopropylethylamin in 5 ml wasserfreiem DMF
wurde bei 80°C
18 Stunden gerührt. Die
Lösung
wurde auf RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde in Ethylacetat
gelöst. Die
Lösung
wurde mit gesättigter,
wässriger
Salzlösung
(3 x) gewaschen, über
wasserfreiem MgSO4 getrocknet und im Vakuum
konzentriert. Das Rohprodukt wurde durch eine Flashchromatographie
(Silicagel, CH2Cl2/MeOH,
97:3) gereinigt, wobei sich 0,50 g (89 %) des gewünschten
Produkts als hellgelber Schaum ergaben. 1H-NMR
(DMSO-d6): 7,38-7,08 (7H), 7,01-6,85 (3H),
6,71 (1H), 5,52 (1H), 5,21 (1H), 4,88-4,70 (2H), 3,99 (2H), 3,88-3,46
(8H), 3,13-2,64 (5H), 2,57-2,35 (1H), 2,01-1,17 (10H). LCMS (ESI):
648 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[(2-hydroxyethyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[(2-hydroxyethyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat.
Eine Lösung
von 0,100 g (0,154 mmol) eines Gemisches aus Methyl-2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat
und Methyl-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)acetat,
1:1, in 10 ml wasserfreiem THF wurde bei –78°C mit 0,23 ml (0,34 mmol) 1,5
M Diisobutylaluminiumhydrid in Toluol durch tropfenweise Zugabe
behandelt. Man ließ die Lösung auf
RT erwärmen.
Der Reaktionsablauf wurde durch eine DC (Silicagel, Hexan/EtOAc) überwacht. Zwei
weitere aliquote Teile von 0,30 ml DIBAL-Lösung wurden in 1-stündigen Abständen (wobei
das Reaktionsgefäß jedes
Mal auf –78°C abgekühlt wurde)
zugegeben, um das vollständige
Verschwinden des Ausgangsmaterials herbeizuführen. Nach 2 weiteren Stunden
wurde das Reaktionsgemisch mit 25 ml gesättigtem Kaliumnatriumtartrat
gemischt und 30 Minuten kräftig
gerührt.
Das Gemisch wurde mit Wasser verdünnt und mit CH2Cl2 (3 x) extrahiert. Die vereinigten Extrakte
wurden mit Wasser (3 x) gewaschen, über wasserfreiem MgSO4 getrocknet und im Vakuum konzentriert.
Der Rückstand
wurde durch eine Flashchromatographie (Silicagel, EtOAc/MeOH, 99:1)
gereinigt, wobei sich 25 mg (26 %) des gewünschten Produkts als weißer Schaum ergaben. 1H-NMR (CDCl3): 7,40-7,03 (10H), 6,92
(1H), 5,62 (1H), 5,13-4,88 (2H), 4,81 (1H), 3,96-3,44 (8H), 3,32
(2H), 3,22-2,59
(6H), 1,90-1,20 (10H). LCMS (ESI): 620 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[2-[(2-hydroxyethyl)amino]-2-oxoethyl(isobutoxycarbonyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro(2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[2-[(2-hydroxyethyl)amino]-2-oxoethyl(isobutoxycarbonyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat.
Eine Lösung von
60,0 mg (0,0947 mmol) eines Gemisches aus 2-2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)essigsäure und 2-2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)essigsäure, 1:1
(siehe Beispiel 35) in 3 ml wasserfreiem DMF wurde bei 0°C mit 0,033
ml (0,19 mmol) N,N-Diisopropylethylamin, gefolgt von 0,025 ml (0,19
mmol) Isobutylchlorformiat behandelt. Nach 15-minütigem Rühren bei
0°C wurde
die Reaktion mit 3 Tropfen (Überschuss)
Ethanolamin behandelt. Nach dem Erwärmen auf RT und 18-stündigem Rühren wurde
die Lösung
bis zur Trockene konzentriert. Der Rückstand wurde durch eine Flashchromatographie
(Silicagel, CH2Cl2/MeOH,
93:7) gereinigt, wobei sich 66 mg (90 %) der gewünschten Verbindung als weißer Schaum
ergaben. 1H-NMR (DMSO-d6):
8,05 (1H), 7,80 (1H), 7,69 (1H), 7,63-7,50 (2H), 7,24-7,02 (5H),
6,96 (1H), 5,47 (1H), 5,21 (1H), 4,80-4,67 (2H), 4,63 (1H), 4,56
(1H), 4,20 (2H), 3,82-3,20 (8H), 3,10 (2H), 3,05-2,35 (8H), 1,88-1,10
(11H), 0,90-0,72 (6H). LCMS (ESI): 777 (M+H).
-
Beispiel 38
-
-
(1S,2R)-1-Benzyl-3-(isopropyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylamin
Trifluoressigsäuresalz.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(isopropyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(1,37 g, 2,62 mmol) wurde in CH2Cl2 (50 ml) gelöst. Trifluoressigsäure (10
ml) wurde bei 0°C
unter Rühren
zugegeben, und die Reaktion wurde 2 h bei Raumtemperatur gerührt. Das
Lösungsmittel
wurde durch Abdampfen entfernt und unter Vakuum gehalten. Das Produkt
wurde ohne Reinigung verwendet.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylcarbamat.
(1S,2R)-1-Benzyl-3-(isopropyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylamin∙Trifluoressigsäuresalz
(305 mg, 0,57 mmol) wurde mit (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat
(184 mg, 0,62 mmol) in wasserfreiem CH3CN
(8 ml) unter N2-Atmosphäre vereinigt. Triethylamin
(400 μl,
2,8 mmol) wurde zugegeben, und die Reaktion wurde bei 50°C 16 Stunden
gerührt. Das
Reaktionsgemisch wurde in EtOAc verdünnt und mit Wasser und Salzlösung gewaschen.
Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(30 % EtOAc/Hex.). 204 mg (62 %) des Produkts wurden als weißer Schaum
gewonnen. Eine HPLC zeigte, dass das Material eine Reinheit von
98 % aufwies; Ret.zeit = 10,10 min. 1H-NMR (CDCl3): 8,60 (s, 1H), 8,46 (m, 1H), 8,02 (m,
1H), 7,72 (m, 1H), 7,10-7,23 (m, 5H), 5,58 (m, 1H), 4,97 (m, 1H), 4,80
(m, 1H), 4,94 (m, 1H), 4,50-4,55 (m, 1H), 3,77-3,96 (m, 4H), 3,59-3,64
(m, 2H), 2,70-2,97 (m, 5H), 1,60 (m, 1H), 1,45 (m, 1H), 1,21 (m,
6H). MS (ES+): beob. M+H@ 580,1 amu.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-((isopropyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropylcarbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(100 mg, 0,17 mmol) wurde in 10 ml NH3 (2
N) in MeOH gegeben. 100 mg 10 % Pd/C wurden zu dieser Lösung gegeben.
Die Hydrierung wurde unter Wasserstoff mit 30 psi während 30 Minuten
durchgeführt.
Der Katalysator wurde durch Filtration durch ein Celite-Kissen entfernt.
Das Lösungsmittel
wurde im Vakuum entfernt. 91 mg (96 %) des Produkts wurden als weißer Schaum
gewonnen. Eine HPLC zeigte, dass das Material eine Reinheit von
98 % aufwies; Ret.zeit = 9,12 min. 1H-NMR
(CDCl3): 7,09-7,24 (m, 9H), 7,00 (s, 1H),
6,84 (m, 1H), 5,58 (d, 1H), 4,97 (m, 1H), 4,78 (m, 1H), 4,44-4,48
(m, 1H), 3,77-3,91 (m, 5H), 3,64 (m, 2H), 2,71-3,10 (m, 6H), 1,44-1,62
(2 × m,
2H), 1,17 (d, 6H). MS (ES+): beob. M+H@ 550,2 amu.
-
-
(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-(2-[(methylsulfonyl)amino]benzimidazol-5-ylsulfonyl)amino-2-hydroxypropyl)carbamat.
(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)amino-2-hydroxypropyl)carbamat
(0,050 g, 0,1 mmol) wurde mit 2-[(Methylsulfonyl)amino]benzimidazol-5-ylsulfonylchlorid
(0,055 g, 0,2 mmol) in wasserfreiem DMF (1 ml) unter N2-Atmosphäre vereinigt.
Die so erhaltene Lösung
wurde auf 0°C
abgekühlt,
und Diisopropylethylethylamin (0,062 ml, 0,4 mmol) wurde zugegeben.
Man ließ die
Reaktion auf Raumtemperatur erwärmen
und rührte 24
Stunden. Das Reaktionsgemisch wurde in EtOAc verdünnt und
mit gesätt.
NaHCO3, 0,5 N KHSO4 und
Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine präparative
DC (5 % MeOH/EtOAc). 0,051 g (62 %) des Produkts wurden als weißer Schaum
gewonnen. Rf = 0,42 (5 % MeOH/EtOAc). 1H-NMR (CDCl3) 8,09
(1H, s), 7,76 (1H, d), 7,39 (1H, d), 7,32-7,12 (5H, m), 6,54-6,40
(2H, m), 5,67 (1H, d), 5,10-4,92 (2H, m), 4,85 (1H, m), 4,00-3,83
(3H, m), 3,82-3,70 (2H, m), 3,62-3,51 (1H, m), 3,38 (1H, m), 3,31
(3H, s), 3,10 (1H, m), 3,04-2,80 (4H, m), 1,92-1,70 (6H, m), 1,69-1,44
(4H, m). LRMS (M+H)+ 694,1.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-(2-[(methylsulfonyl)amino]benzimidazol-5-ylsulfonyl)amino-2-hydroxypropyl)carbamat.
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)amino-2-hydroxypropyl)carbamat
(Schritt 2, Beispiel 54) (0,065 g, 0,2 mmol) wurde mit 2-[(Methylsulfonyl)amino]benzimidazol-5-ylsulfonylchlorid
(0,071 g, 0,2 mmol) in wasserfreiem DMF (2 ml) unter N2-Atmosphäre vereinigt.
Die so erhaltene Lösung
wurde auf 0°C
abgekühlt, und
Diisopropylethylethylamin (0,080 ml, 0,5 mmol) wurde zugegeben.
Man ließ die
Reaktion auf Raumtemperatur erwärmen
und rührte
24 Stunden. Das Reaktionsgemisch wurde in EtOAc verdünnt und
mit gesätt. NaHCO3, 0,5 N KHSO4 und
Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine präparative
DC (5 % MeOH/EtOAc). 0,051 g (62 %) des Produkts wurden als weißer Schaum
gewonnen. Rf = 0,53 (5 % MeOH/EtOAc). 1H-NMR (CDCl3) 8,09
(1H, s), 7,69 (1H, d), 7,43 (1H, d), 7,32-7,08 (5H, m), 6,31-6,18
(2H, m), 5,71-5,59 (2H, m), 5,10-4,92 (2H, m), 4,85 (1H, m), 4,00-3,83
(3H, m), 3,82-3,70 (2H, m), 3,62-3,51 (1H, m), 3,38 (1H, m), 3,31
(3H, s), 3,10 (1H, m), 3,04-2,80 (4H, m), 1,92-1,70 (6H, m), 1,69-1,44
(4H, m). LRMS (M+H)+ 694,0.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[[4-(benzyloxy)phenyl]sulfonyl(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Beispiel 95) (1,4 mmol, 903 mg) wurde mit 10 % Palladium auf Kohle (200
mg), Eisessig (2,8 mmol, 0,156 ml) und Ethylacetat (1 ml) unter
Wasserstoff 20 Stunden bei Raumtemperatur kräftig gerührt. Die Reaktion wurde filtriert,
und das Filtrat wurde konzentriert, wobei 781 mg (> 99 %) eines weißen Feststoffes
hergestellt wurden. Rf = 0,2 (Hexan/Ethylacetat,
1:1); 1H-NMR (CDCl3): δ 7,66 (2H, d),
7,30-7,12 (6H, m), 6,93 (2H, d), 5,78 (1H, bs), 5,66 (1H, s), 4,98
(1H, m), 4,81- 4,70
(2H, m), 3,98-3,80 (4H, m), 3,80-3,54 (3H, m), 3,15-2,53 (6H, m),
1,85-1,65 (4H, m), 1,65-1,35
(4H, m); M.S. (ESI) M+H = 577.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[4-(2-hydroxyethoxy)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(Beispiel 41) (0,13 mmol, 75 mg), (2-Bromethoxy)-(tert-butyl)dimethylsilan
(0,16 mmol, 37 mg), Kaliumcarbonat (0,40 mmol, 54 mg) und wasserfreies
DMF (0,5 ml) wurden bei Raumtemperatur 20 Stunden unter Stickstoff
gerührt.
Die Reaktion wurde 2 weitere Stunden auf 50°C erwärmt. Die Reaktion wurde unter
Vakuum konzentriert, in Ethylacetat gelöst, mit destilliertem Wasser
und Salzlösung gewaschen
und über
Magnesiumsulfat getrocknet. Das Rohmaterial wurde unter Vakuum konzentriert,
und das so erhaltene klare Öl
wurde durch eine Silicagelflashchromatographie (Hexan/Ethylacetat,
2:1) gereinigt, wobei sich 60 mg (63 %) eines klaren Öls ergaben.
Der so erhaltene Silylether wurde dann in einer Lösung (CH3CN/HF (49 %), 3:1) 1 Stunde gerührt und
mit einer gesättigten,
wässrigen
Lösung
von Natriumhydrogencarbonat gelöscht.
Die Reaktion wurde unter Vakuum konzentriert, in Ethylacetat gelöst, mit
destilliertem Wasser und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Der gewünschte Alkohol wurde aus einer
Ether/Hexan-Lösung
kristallisiert, wobei sich 20 mg (39 %) weiße, pulvrige Kristalle ergaben.
Rf = 0,1 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,72 (2H,
d), 7,30-7,12 (6H, m), 7,01 (2H, d), 5,64 (1H, s), 4,98 (1H, m),
4,85-4,70 (2H, m), 4,18-4,11 (2H, m), 4,04-3,76 (7H, m), 3,73-3,55
(2H, m), 3,10 (1H, bs), 3,04-2,55 (5H, m), 2,10 (1H, m), 1,86-1,68
(4H, m), 1,68-1,44 (4H, m); MS (ESI): M+H = 621.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-N,N-Dimethylaminophenyl)sulfonyl] (cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Ein Gemisch aus 58 mg (0,1 mmol) (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(Beispiel 77) und 0,25 ml 37 %igem Formaldehyd in 25 ml Ethanol
wurde mit ca. 10 mg 5 % Palladium auf Kohle behandelt und 20 Minuten
mit 50 psi hydriert. Das Gemisch wurde filtriert, eingedampft und
auf einem Pfropfen aus Silicagel mit 2 Inch (5 % Methanol-Dichlormethan)
gereinigt, wobei sich das gewünschte
Produkt als weißer
Schaum (30 mg) ergab. 1H-NMR (CDCl3): 1,5-1,9 (13H), 2,8 (4H), 2,97 (6H), 3,18
(1H), 3,64 (2H), 3,9 (4H), 4,75-4,95 (4H), 4,99 (1H), 5,62 (1H),
6,95 (1H), 7,0-7,4 (8H). MS: (LC-MS): 604 (MH+).
-
-
(3R,3aS,6aR)-Hexahydrofuro(2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Diese Verbindung wurde (aus Beispiel 96) unter denselben Bedingungen
gebildet, die für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-hydroxyphenyl)sulfonyl]amino-2- hydroxypropyl)carbamat
(Beispiel 41) verwendet wurden. Rf = 0,2
(Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,43-7,35
(2H, m), 7,30-7,10 (8H, m), 6,63 (1H, bs), 5,70 (1H, s), 5,11-4,95
(2H, m), 4,79 (1H, m), 4,03-3,64 (7H, m), 3,16-2,79 (6H, m), 1,88-1,69
(4H, m), 1,69-1,43 (4H, m); MS (ESI): M+Na = 599.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-N-methylaminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Ein Gemisch aus 40 mg (0,069 mmol) (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(Beispiel 77), 0,0048 ml (0,077 mmol) Iodmethan und 0,014 ml (0,1
mmol) Triethylamin in 1 ml Dimethylformamid wurde 12 h auf 80°C erwärmt. Die
flüchtigen
Bestandteile wurden im Vakuum entfernt, und der Rückstand
wurde durch eine halbpräp.
C1 8-HPLC gereinigt, wobei
sich das gewünschte
Monoamin als weißer
Feststoff (8 mg) ergab. 1H-NMR (CDCl3): 1,5-1,9 (13H), 2,75 (1H), 2,8-3,0 (3H),
2,99 (3H), 3,15 (1H), 3,7 (1H), 3,9 (5H), 4,8 (1H), 5,0 (1H), 5,5
(1H), 7,0-7,4 (7H), 7,5 (2H). MS (LC-MS): 590 (MH+).
-
In
einer anderen Ausführungsform
kann dieses Material auch gemäß dem folgenden
Verfahren erhalten werden:
In einen getrockneten Kolben wurde
1 Äq. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(3-(N-(methyl-tert-butoxycarbonyl))phenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(21,5 mg, 0,031 mmol) in 2 ml Dichlormethan eingebracht. 1 ml Trifluoressigsäure wurde
zu dieser Lösung
gegeben. Die Reaktion wurde bei Raumtemperatur 45 min fortgesetzt.
Das Lösungsmittel
wurde im Vakuum bis zu einem Öl
abgedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter Eluieren
mit 50 % Ethylacetat in Hexan gereinigt. Fraktionen, die das Produkt
enthielten, wurden vereinigt, im Vakuum eingedampft und unter Hochvakuum
getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(3-N-methylphenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(17,1 mg, 93 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 98 % aufwies; Ret.zeit = 11,0 min. 1H-NMR
(CDCl3): 7,12-7,35 (m, 9H), 5,60 (m, 1H), 4,75-5,10
(m, 3H), 3,70-3,91 (m, 6H), 3,54 (m, 2H), 3,29 (m, 1H), 2,84-3,09
(m, 7H), 1,18-1,98 (m, 9H) und LCMS (ES+), M+H = 590,2.
-
Beispiel 46
-
-
N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(cyclopentyloxy)-1H-benzimidazol-6-sulfonamid. Ein Gemisch
aus tert-Butyl-N-(1S,2R)-3-[(1H-benzimidazol-6-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(Beispiel 82) (0,500 g, 0,919 mmol) und Trifluoressigsäure (5 ml)
wurde unter Argonatmosphäre
bei Umgebungstemperatur ungefähr
eine Stunde gerührt.
Die Reaktion wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen 1 N wässrigem
Natriumhydroxid und Dichlormethan verteilt. Nach dem Trennen der
Schichten wurde die wässrige
Phase mit gesättigter,
wässriger
Salzlösung
verdünnt
und dreimal mit Dichlormethan extrahiert, gefolgt von zwei Extraktionen
mit Ethylacetat. Die organischen Schichten wurden vereinigt, über wasserfreiem
Natriumsulfat getrocknet, filtriert, im Vakuum eingedampft und unter
Hochvakuum getrocknet, wobei N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(cyclopentyloxy)-1H-benzimidazol-6-sulfonamid
(0,423 g, 104 %) bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,60 (m, 4H), 1,84 (m, 4H), 2,52 (m,
4H), 2,90 (m, 1H), 3,03 (m, 1H), 3,27 (m, 2H), 3,86 (m, 1H), 4,90
(m, 1H), 7,25 (m, 6H), 7,81 (m, 2H), 8,27 (m, 2H). MS (ESI): 445
(M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(1H-benzimidazol-6-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Ein Gemisch aus (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(38,3 mg, 0,124 mmol) und Imidazol (15 mg, 0,222 mmol) wurde unter
Argon in ungefähr
2 ml Acetonitril 1,5 h erwärmt.
(N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(cyclopentyloxy)-1H-benzimidazol-6-sulfonamid
(50 mg, 0,113 mmol) und N,N-Diisopropylethylamin (58,9 μl, 0,338
mmol) wurden dann zu diesem Gemisch gegeben. Nach dem Erhitzen unter
Rückfluss
für weitere
6 h wurde die Reaktion abgekühlt
und im Vakuum eingedampft. Der Rückstand
wurde in Ethylacetat gelöst,
dreimal mit 5 %igem, wässrigem
Kaliumcarbonat gewaschen, mit Salzlösung gewaschen, über wasserfreiem
Natriumsulfat getrocknet, filtriert und im Vakuum eingedampft. Der
Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 1000 μM)
unter Eluieren mit Methylenchlorid:Methanol, 95:5, gereinigt. Man
ließ die
Platte durch Abdampfen trocknen und eluierte dann erneut mit Chloroform:Methanol,
93:7. Die Produktbande wurde entfernt, mit Methylenchlorid:Methanol,
4:1, eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde aus Acetonitril:Wasser lyophilisiert, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(1H-benzimidazol-6-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(25 mg, 37 %) bereitgestellt wurde. 1H-NMR
(Dimethylsulfoxid-d6): 1,05 (m, 1H), 1,27
(m, 1H), 1,58 (m, 8H), 2,33 (m, 1H), 2,64 (m, 2H), 2,96 (m, 2H),
3,45 (m, 4H), 3,62 (m, 2H), 4,72 (m, 2H), 5,16 (m, 1H), 5,42 (d,
1H), 7,10 (m, 6H), 7,51 (m, 1H), 7,72 (m, 1H), 7,93 (m, 1H), 8,44
(s, 1H), 13,0 (b, 1H). MS (ESI): 601 (M+H).
-
-
(3S)-Tetrahydro-3-furanyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Ein Gemisch aus 2,5-Dioxo-1-pyrrolidinyl-[(3S)-tetrahydro-3-furanyl]carbonat (13,8
mg, 0,0602 mmol, WO 94/05639), N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid × Trifluoressigsäure (Schritt
1, Beispiel 48) (30 mg, 0,0547 mmol) und N,N-Diisopropylethylamin (23,8 μl, 0,137
mmol) wurde bei Umgebungstemperatur unter Argonatmosphäre vereinigt.
Nach 18-stündigem
Rühren
wurde das Reaktionsgemisch im Vakuum bis zu einem Rückstand
eingedampft und auf einer präparativen
Silicagel-DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Chloroform:Methanol, 96:4, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei (3S)-Tetrahydro-3-furanyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(26 mg, 87 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,73 (m, 9H), 2,14 (m,
1H), 2,92 (m, 5H), 3,77 (m, 6H), 3,87 (s, 3H), 4,79 (bm, 2H), 5,10
(bs, 1H), 6,97 (d, 2H), 7,23 (m, 5H), 7,70 (d, 2H). MS (ESI): 571
(M+Na).
-
Beispiel 48
-
-
N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid × Trifluoressigsäure. tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,693 g, 1,29 mmol) wurde mit Trifluoressigsäure (5 ml) unter Argonatmosphäre bei Umgebungstemperatur
vereinigt. Nach 20-minütigem Rühren wurde
das Reaktionsgemisch im Vakuum eingedampft. Der Rückstand
wurde mehrmals in Dichlormethan gelöst und eingedampft, um überschüssige Trifluoressigsäure zu entfernen.
Das Rohprodukt wurde mit Hexan verrieben und dann eingedampft und
unter Hochvakuum getrocknet, wobei das Trifluoressigsäuresalz
von N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid
(0,769 g, 108 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3 + NaOD): 1,58 (m, 4H), 1,78
(m, 4H), 2,45 (m, 1H), 2,85 (m, 1H), 2,96 (m, 1H), 3,15 (m, 1H),
3,22 (m, 1H), 3,77 (m, 1H), 3,88 (s, 3H), 4,78 (m, 1H), 7,00 (m,
2H), 7,23 (m, 5H), 7,78 (m, 2H). MS (ESI): 435 (MH+).
-
-
1,3-Dioxan-5-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4- methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Ein Gemisch aus 1,3-Dioxan-5-yl-(4-nitrophenyl)carbonat
[16,2 mg, 0,0602 mmol, Anmeldung: WO 96-US5473], N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid∙ Trifluoressigsäure (30
mg, 0,0547 mmol) und N,N-Diisopropylethylamin (23,8 μl, 0,137
mmol) wurde in ungefähr
1,5 ml Acetonitril bei Umgebungstemperatur unter Argonatmosphäre vereinigt.
Nach 18-stündigem
Rühren
wurde das Reaktionsgemisch im Vakuum bis zu einem Rückstand
eingedampft und auf einer präparativen
Silicagel-DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Chloroform:Methanol, 96:4, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde in Diethylether gelöst,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei 1,3-Dioxan-5-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(20,6 mg, 67 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,66 (m, 8H), 2,94 (m,
5H), 3,87 (m, 8H), 4,48 (bs, 1H), 4,76 (m, 2H), 4,94 (m, 2H), 6,97
(m, 2H), 7,24 (m, 5H), 7,69 (m, 2H). MS (ESI): 587 (M+Na).
-
-
(2S)-N
1-(1S,2R)-3-[[(3-Aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropyl-2-[(2-chinolinylcarbonyl)amino]butandiamid.
Ein Gemisch aus 3-Amino-N
1-[(2R,3S)-3-amino-2-hydroxy-4-phenylbutyl]-N
1-(cyclopentyloxy)-1-benzolsulfonamid (Schritt
1, Beispiel 27) (60 mg, 0,143), 1-(3-Dimethylaminopropyl)-3-ethylcarbodiimidhydrochlorid
(29 mg, 0,15 mmol), N-Hydroxybenzotriazol (20 mg, 0,15 mmol) und (2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]buttersäure∙Hydrochlorid
(49 mg, 0,15 mmol, Eur. Pat. Anm.
EP
432694 ) wurde unter Argonatmosphäre bei Umgebungstemperatur
in wasserfreiem Dimethylformamid (2 ml) vereinigt. Nach der Zugabe
von N,N-Diisopropylethylamin (76 μl,
0,437 mmol) wurde das Gemisch 16 Stunden gerührt. Das Reaktionslösungsmittel
wurde im Vakuum entfernt, und der Rückstand wurde in Ethylacetat
gelöst.
Die Lösung
wurde in einen Scheidetrichter überführt und
zweimal mit 1 N Natriumhydrogensulfat gewaschen. Die vereinigten
wässrigen
Schichten wurden mit Ethylacetat extrahiert. Die vereinigten organischen
Schichten wurden mit 5 %igem, wässrigem
Kaliumcarbonat und Salzlösung
gewaschen, über
wasserfreiem Natriumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 1000 μM)
unter Eluieren mit Methylenchlorid:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 3:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde erneut auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Methylenchlorid:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 3:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde aus Acetonitril:Wasser lyophilisiert, wobei (2S)-N
1-(1S,2R)-3-[[(3-Aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropyl-2-[(2-chinolinylcarbonyl)amino]butandiamid
(32 mg, 33 %) als weißes
Lyophilisat bereitgestellt wurde.
1H-NMR
(Chloroform-d
3): 1,57 (m, 8H), 2,57 (m,
1H), 2,82 (m, 4H), 3,09 (m, 1H), 3,35 (b, 1H), 3,73 (b, 1H), 4,18
(m, 3H), 4,74 (m, 1H), 4,87 (m, 1H), 5,47 (b, 1H), 5,86 (b, 1H),
7,00 (m, 10H), 7,56 (m, 1H), 7,73 (m, 1H), 7,81 (d, 1H), 8,11 (m,
2H), 8,24 (d, 1H), 9,15 (d, 1H). MS (ESI): 689 (M+H).
-
-
(2S)-N
1-((1S,2R)-1-Benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)-2-[(2-chinolinylcarbonyl)amino]butandiamid.
Ein Gemisch aus N
1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N
1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid
(Schritt 1, Beispiel 48) (73 mg, 0,168), 1-(3-Dimethylaminopropyl)-3-ethylcarbodiimidhydrochlorid
(34 mg, 0,18 mmol), N-Hydroxybenzotriazol (24 mg, 0,18 mmol) und (2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]buttersäurehydrochlorid
(57 mg, 0,18 mmol, Eur. Pat. Anm.
EP
432694 ) wurde unter Argonatmosphäre bei Umgebungstemperatur
in wasserfreiem Dimethylformamid (2 ml) vereinigt. Nach der Zugabe
von N,N-Diisopropylethylamin
(896 μl,
0,513 mmol) wurde das Gemisch 16 Stunden gerührt. Das Reaktionslösungsmittel
wurde im Vakuum entfernt, und der Rückstand wurde in Ethylacetat
gelöst.
Die Lösung
wurde in einen Scheidetrichter überführt und
zweimal mit 1 N Natriumhydrogensulfat gewaschen. Die vereinigten
wässrigen
Schichten wurden mit Ethylacetat extrahiert. Die vereinigten organischen
Schichten wurden mit 5 %igem, wässrigem
Kaliumcarbonat und Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 1000 μM)
unter Eluieren mit Chloroform:Methanol, 97:3, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde mit Hexan und Diethylether verrieben. Die Aufschlämmung wurde
im Vakuum bis zu einem Rückstand
eingedampft und unter Hochvakuum getrocknet, wobei (2S)-N
1-((1S,2R)-1-Benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)-2-[(2-chinolinylcarbonyl)amino]butandiamid
(49 mg, 41 %) als weißer
Feststoff bereitgestellt wurde.
1H-NMR (Chloroform-d
3): 1,52 (m, 4H), 1,75 (m, 4H), 2,82 (m,
5H), 3,10 (m, 1H), 3,82 (b, 1H), 3,84 (s, 3H), 3,91 (m, 1H), 4,29 (m,
1H), 4,78 (m, 1H), 4,95 (m, 1H), 5,76 (b, 1H), 6,22 (b, 1H), 7,00
(m, 5H), 7,12 (d, 2H), 7,22 (d, 1H), 7,60 (m, 1H), 7,75 (m, 3H),
7,83 (d, 1H), 8,14 (m, 2H), 8,25 (d, 1H), 9,15 (d, 1H). MS (ESI):
704 (M+H).
-
Beispiel 51
-
-
(2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]butanamido-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(412 mg, 1,13 mmol) wurde in Dichlormethan (8 ml) in einem 25 ml
Rundkolben unter Stickstoff gelöst, und
Trifluoressigsäure
(4 ml) wurde langsam zugegeben. Nach 4-stündigem Rühren der Lösung zeigte eine DC das Verschwinden
des Ausgangsmaterials. Nach der in Schritt 2, Beispiel 54, beschriebenen
Aufarbeitung wurde der Rückstand
in wasserfreiem DMF (5 ml) gelöst,
gefolgt von (2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]buttersäurehydrochlorid
(320 mg, 1,13 mmol), wasserfreiem Diisopropylethylamin (0,4 ml,
2,26 mmol), 1-(3-Dimethylaminopropyl)-3-ethylcarbodiimidhydrochlorid (220 mg,
1,13 mmol) und 1-Hydroxybenzotriazol (150 mg, 1,13 mmol). Die Reaktion
wurde 18 h gerührt
und im Vakuum konzentriert. Ethylacetat (15 ml) und 1 N HCl (15
ml) wurden zugegeben, und die Schichten wurden getrennt. Die wässrige Schicht
wurde mit festem Natriumcarbonat auf einen pH-Wert von 9 eingestellt
und dann mit Ethylacetat (25 ml) extrahiert. Die organische Schicht
wurde über
Natriumsulfat getrocknet, filtriert und im Vakuum konzentriert.
Eine präparative Silicagel-DC
des Rückstandes
unter Verwendung von Chloroform:Methanol, 90:10, als Elutionsmittel
ergab das Produkt als weißen
Feststoff (91 mg, 0,171 mmol, 15 %). MS (ES): 534 (M+1), 532 (M-1).
-
-
(2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]butanamido-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]butanamido-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, vorstehend) (44 mg, 0,0825 mmol), Methyl-N-[5-(chlorsulfonyl)-1H-benzimidazol-2-yl]carbamat
(24 mg, 0,0825 mmol) und wasserfreies Diisopropylethylamin (0,05
ml, 0,280 mmol) wurden in wasserfreiem Tetrahydrofuran (3 ml) in
einem 25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion
wurde 24 Stunden gerührt
und im Vakuum konzentriert. Ethylacetat (30 ml) und Wasser (10 ml)
wurden zugegeben, und die Schichten wurden getrennt. Die organische
Schicht wurde mit Salzlösung
(10 ml) gewaschen, über
wasserfreiem Natriumsulfat getrocknet, filtriert und im Vakuum konzentriert.
Der Rückstand
wurde durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei das gewünschte Produkt als weißer Feststoff
(11 mg, 0,014 mmol, 17 %) bereitgestellt wurde. 1H-NMR (d6-DMSO δ: 8,86 (d,
J = 8,4 Hz, 1H), 8,62 (d, J = 8,4 Hz, 1H), 8,22-6,94 (m, 12H), 5,19
(d, J = 6,2 Hz, 1H), 4,77-4,72 (m, 2H), 4,02-1,35 (m, 17H), 3,80
(s, 3H). MS (ES): 787 (M+1), 785 (M-1).
-
-
(2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]butanamido-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1H-indazol-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat. (2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]butanamido-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, Beispiel 51) (44 mg, 0,0825 mmol), 1-Trityl-1H-indazol-6-sulfonylchlorid (38
mg, 0,0825 mmol) und wasserfreies Diisopropylethylamin (0,05 ml,
0,280 mmol) wurden in wasserfreiem Tetrahydrofuran (3 ml) in einem
25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion wurde
24 Stunden gerührt
und im Vakuum konzentriert. Ethylacetat (30 ml) und Wasser (10 ml)
wurden zugegeben, und die Schichten wurden getrennt. Die organische
Schicht wurde mit Salzlösung
(10 ml) gewaschen, über
wasserfreiem Natriumsulfat getrocknet, filtriert und im Vakuum konzentriert.
Die Schutzgruppe wurde, wie in Beispiel 57 beschrieben, von der
Verbindung abgespalten, und die Verbindung wurde durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei das gewünschte Produkt als weißer Film
(9 mg, 0,013 mmol, 15 %) bereitgestellt wurde. 1H-NMR
(d6-DMSO) δ: 8,84 (d, J = 8,5 Hz, 1H),
8,61 (d, J = 8,5 Hz, 1H), 8,31-6,95 (m, 13H), 5,24 (d, J = 6,6 Hz,
1H), 4,81-4,72 (m, 2H), 3,97 (bs, 1H), 3,68 (bs, 1H), 3,40-1,20
(m, 15H). MS (ES): 714 (M+1), 712 (M-1).
-
Beispiel 53
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat. tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
[Beispiel 54] (1,05 g, 2,88 mmol) wurde in Dichlormethan (12 ml)
in einem 50 ml Rundkolben unter Stickstoff gelöst, und Trifluoressigsäure (8 ml)
wurde langsam zugegeben. Nach 4-stündigem Rühren der Lösung zeigte eine DC das Verschwinden des
Ausgangsmaterials. Nach der in Schritt 2, Beispiel 54, beschriebenen
Aufarbeitung wurde der Rückstand in
wasserfreiem Acetonitril (15 ml) gelöst, gefolgt von 1-([(3S)-Tetrahydro-3-furanyloxy]carbonyloxy)dihydro-1H-pyrrol-2,5-dion
(660 mg, 2,88 mmol), wasserfreiem Diisopropylethylamin (0,50 ml,
2,88 mmol) und N,N-Dimethylaminopyridin (105 mg, 0,86 mmol). Die
Reaktion wurde 2 Stunden auf 50°C
erwärmt,
man ließ sie
abkühlen
und konzentrierte sie im Vakuum. Nach der in Schritt 2, Beispiel
54, beschriebenen Aufarbeitung wurde der Rückstand durch eine Flashchromatographie über ein
Bett aus Silicagel unter Verwendung einer Gradientenelution aus
Hexan:Ethylacetat (1:2 bis 1:5) gereinigt, wobei sich das gewünschte Produkt
als weißer
Schaum (440 mg, 1,16 mmol, 40 %) ergab. MS (ES): 379 (M+1).
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(120 mg, 0,317 mmol), Methyl-N-[5-(chlorsulfonyl)-1H-benzimidazol-2-yl]carbamat
(100 mg, 0,345 mmol), wasserfreies Diisopropylethylamin (0,06 ml,
0,345 mmol) und N,N-Dimethylaminopyridin (12 mg, 0,09 mmol) wurden
in wasserfreiem Tetrahydrofuran (6 ml) und wasserfreiem N,N-Dimethylformamid
(3 ml) in einem 25 ml Rundkolben unter Stickstoff vereinigt. Die
Reaktion wurde 24 Stunden gerührt
und im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54,
beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei das gewünschte Produkt als farbloses
Glas (43 mg, 0,068 mmol, 21 %) bereitgestellt wurde. 1H-NMR (d6-DMSO) δ: 7,96-7,08
(m, 10H), 5,19 (d, J = 6,7 Hz, 1H), 4,96-4,82 (m, 3H), 3,81 (s,
3H), 3,75-3,40 (m, 6H), 3,09-2,40 (m, 4H), 2,09-1,35 (m, 8H). MS
(ES): 632 (M+1), 630 (M-1).
-
Beispiel 54
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
Wasserfreies Hydrazin (1,6 g, 48,9 mmol) wurde tropfenweise mit
einer Spritze zu einer Lösung
von 2-(Cycoopentyloxy)-1H-isoindol-1,3(2H)-dion (11,3 g, 48,9 mmol)
in wasserfreiem Tetrahydrofuran (60 ml) in einem 200 ml Rundkolben
unter Stickstoff gegeben. Die so erhaltene dicke, weiße Aufschlämmung wurde
2,5 Stunden kräftig
gerührt
und dann durch einen Glasfiltertrichter filtriert. Der Kuchen wurde
mit Tetrahydrofuran (2 × 20
ml) gewaschen, und die vereinigten Filtrate wurden unter Stickstoff
in einen 300 ml Rundkolben, der mit einem Kühler ausgestattet war, gegeben.
tert-Butyl-N-(1S)-1-[(2S)-oxiranyl]-2-phenylethylcarbamat (7,50
g, 28,5 mmol) wurde zusammen mit wasserfreiem Lithiumtriflat (6,20
g, 39,7 mmol) zugegeben, und die Reaktion wurde 24 Stunden unter
Rückfluss
erhitzt. Man ließ die
Reaktion abkühlen,
und sie wurde im Vakuum bis zu einem viskosen Öl konzentriert. Diethylether
(150 ml) und Wasser (50 ml) wurden zugegeben, und die Schichten
wurden getrennt. Die Etherschicht wurde über wasserfreiem Natriumsulfat
getrocknet, filtriert und im Vakuum konzentriert. Eine Flashchromatographie über ein
Bett aus Silicagel unter Verwendung einer Gradientenelution aus
Hexan:Ethylacetat (4:1 bis 2:1) ergab das gewünschte Produkt als weißen Feststoff
(8,90 g, 24,4 mmol, 86 %, bezogen auf das Ausgangsepoxid). 1H-NMR (CDCl3) δ: 7,32-7,19
(m, 5H), 5,90 (bs, 1H), 4,59 (d, J = 8,1Hz, 1H), 4,24-4,20 (m, 1H),
3,90-3,58 (m, 3H), 3,16-2,83 (m, 4H), 1,69-1,35 (m, 16H). MS (ES):
365 (M+1), 265 (M-BOC).
-
-
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, vorstehend) (1,50 g, 4,12 mmol) wurde in Dichlormethan
(15 ml) in einem 50 ml Rundkolben unter Stickstoff gelöst, und
Trifluoressigsäure
(10 ml) wurde langsam zugegeben. Nach 3-stündigem Rühren der Lösung zeigte eine DC das Verschwinden
des Ausgangsmaterials. Die Reaktion wurde im Vakuum konzentriert,
und Ethylacetat (30 ml) wurde zugegeben. Eine 10 %ige Lösung von
wässrigem
Natriumcarbonat wurde portionsweise zugegeben, bis der pH-Wert auf
9 eingestellt war. Die Schichten wurden getrennt, und die organische
Schicht wurde mit 1 N HCl (20 ml) extrahiert. Die wässrige Schicht
wurde dann mit festem Natriumcarbonat neutralisiert, bis der pH-Wert
9 betrug. Der so erhaltene weiße
Niederschlag wurde durch die Zugabe von Ethylacetat (100 ml) gelöst, und
die Schichten wurden getrennt. Die wässrige Schicht wurde mit Ethylacetat
(25 ml) extrahiert, und die vereinigten organischen Schichten wurden über wasserfreiem
Natriumsulfat getrocknet, filtriert und im Vakuum bis zu einem klebrigen,
weißen
Feststoff konzentriert. Wasserfreies Acetonitril (20 ml) wurde zugegeben,
gefolgt von racemischem (3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-4-nitrophenylcarbonat
(1,21 g, 4,12 mmol), wasserfreiem Diisopropylethylamin (0,72 ml,
4,12 mmol) und N,N-Dimethylaminopyridin (150 mg, 1,23 mmol). Die
Reaktion wurde 2 Stunden auf 50°C
erwärmt,
man ließ sie
abkühlen
und konzentrierte sie im Vakuum. Diethylether (50 ml) und 5 %iges
Natriumcarbonat (20 ml) wurden zugegeben, und die Schichten wurden
getrennt. Die organische Schicht wurde mit Wasser (20 ml) und Salzlösung (15
ml) gewaschen, über wasserfreiem
Natriumsulfat getrocknet, filtriert und im Vakuum konzentriert.
Eine Flashchromatographie über ein
Bett aus Silicagel unter Verwendung einer Gradientenelution aus
Hexan:Ethylacetat (1:1 bis 1:4) ergab das gewünschte Produkt als blassgelben
Schaum (1,41 g, 33,5 mol, 81 %). 1H-NMR
(d6-DMSO): δ 7,29-7,13 (m, 5H), 6,18 (bs,
1H), 5,58-5,52 (m, 1H), 4,96-4,82 (m, 2H), 4,14 (bs, 1H), 3,88-3,34
(m, 6H), 3,04-2,53 (m, 6H), 1,92-1,30 (m, 9H). MS (ES): 421 (M+1),
419 (M-1).
-
-
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(100 mg, 0,238 mmol), Methyl-N-[5-(chlorsulfonyl)-1H-benzimidazol-2-yl]carbamat
(70 mg, 0,238 mmol), wasserfreies Diisopropylethylamin (0,04 ml,
0,238 mmol) und N,N-Dimethylaminopyridin (9 mg, 0,07 mmol) wurden
in wasserfreiem Tetrahydrofuran (5 ml) und wasserfreiem N,N-Dimethylformamid
(3 ml) in einem 25 ml Rundkolben unter Stickstoff vereinigt. Die
Reaktion wurde 24 Stunden gerührt
und im Vakuum konzentriert. Ethylacetat (30 ml) und 0,5 N HCl (10
ml) wurden zugegeben, und die Schichten wurden getrennt. Die organische
Schicht wurde mit Salzlösung (10
ml) gewaschen, über
wasserfreiem Natriumsulfat getrocknet, filtriert und im Vakuum konzentriert.
Eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel stellte das Produkt als weißen Schaum (83 mg, 0,123 mmol,
52 %) bereit. 1H-NMR (d6-DMSO) δ: 7,60-7,15
(m, 10H), 5,51-5,46 (m, 1H), 5,21 (bd, J = 5,9 Hz, 1H), 4,82-4,69
(m, 2H), 3,81 (s, 3H), 3,78-3,57 (m, 8H), 3,19-2,42 (m, 4H), 2,02-1,30
(m, 8H). MS (ES): 674 (M+1), 672 (M-1).
-
Beispiel 55
-
-
1,3-Diogan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(1,38 g, 3,79 mmol) wurde in Dichlormethan (15 ml) in einem 50 ml
Rundkolben unter Stickstoff gelöst,
und Trifluoressigsäure
(8 ml) wurde langsam zugegeben. Nach 4-stündigem Rühren der Lösung zeigte eine DC das Verschwinden
des Ausgangsmaterials. Nach der in Schritt 2, Beispiel 54, beschriebenen
Aufarbeitung wurde der Rückstand
in wasserfreiem Acetonitril (20 ml) gelöst, gefolgt von 1,3-Dioxan-5-yl-4-nitrophenylcarbonat
(1,02 g, 3,79 mmol), wasserfreiem Diisopropylethylamin (0,65 ml,
3,8 mmol) und N,N-Dimethylaminopyridin (140 mg, 1,14 mmol). Die
Reaktion wurde 2 Stunden auf 50°C
erwärmt,
man ließ sie
abkühlen
und konzentrierte sie im Vakuum. Nach der in Schritt 2, Beispiel
54, beschriebenen Aufarbeitung wurde der Rückstand durch eine Flashchromatographie über ein Bett
aus Silicagel unter Verwendung einer Gradientenelution aus Hexan:Ethylacetat
(1:2 bis 1:4) gereinigt, wobei sich das gewünschte Produkt als weißer Schaum
(600 mg, 1,52 mmol, 40 %) ergab. 1H-NMR
(d6-DMSO) δ: 7,30-7,17
(m, 5H), 6,15 (bs, 1H), 4,91-4,67 (m, 3H), 4,35-3,50 (m, 4H), 3,11-2,52
(m, 8H), 1,68-1,36 (m, 8H). MS (ES): 395 (M+1).
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, vorstehend) (100 mg, 0,254 mmol), Methyl-N-[5-(chlorsulfonyl)-1H-benzimidazol-2-yl]carbamat
(73 mg, 0,254 mmol), wasserfreies Diisopropylethylamin (0,05 ml,
0,254 mmol) und N,N-Dimethylaminopyridin
(9 mg, 0,08 mmol) wurden in wasserfreiem Tetrahydrofuran (5 ml)
und wasserfreiem N,N-Dimethylformamid (2 ml) in einem 25 ml Rundkolben
unter Stickstoff vereinigt. Die Reaktion wurde 24 Stunden gerührt und
im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54, beschriebenen
Aufarbeitung wurde der Rückstand
durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 93:7, als
Elutionsmittel gereinigt, wobei das gewünschte Produkt als farbloses
Glas (40 mg, 0,0618 mmol, 24 %) bereitgestellt wurde. 1H-NMR
(d6-DMSO) δ: 7,96-7,16 (m, 10H), 5,17 (d,
J = 6,4 Hz, 1H), 4,82-4,65 (m, 3H), 4,26 (bs, 1H), 3,81 (s, 3H),
3,78-3,49 (m, 5H), 3,05-2,40 (m, 4H), 2,05-1,40 (m, 8H). MS (ES):
648 (M+1), 646 (M-1).
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1H-indazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, Beispiel 53) (90 mg, 0,238 mmol), 1-Trityl-1H-indazol-5-sulfonylchlorid
(110 mg, 0,238 mmol), wasserfreies Diisopropylethylamin (0,04 ml,
0,238 mmol) und N,N-Dimethylaminopyridin (9 mg, 0,07 mmol) wurden
in wasserfreiem Tetrahydrofuran (4 ml) in einem 25 ml Rundkolben
unter Stickstoff vereinigt. Die Reaktion wurde 24 Stunden gerührt und
im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54, beschriebenen
Aufarbeitung wurde der Rückstand
durch eine präparative
Silicagel-DC unter Verwendung von Hexan:Ethylacetat, 1:1, als Elutionsmittel
gereinigt, wobei sich das tritylierte Produkt als farbloser Film
ergab. Die Schutzgruppe wurde, wie in Beispiel 57 beschrieben, von
der Verbindung abgespalten, und die Verbindung wurde durch eine
präparative
Silicagel-DC unter Verwendung von Ethylacetat:Hexan, 3:1, als Elutionsmittel gereinigt,
wobei das gewünschte
Produkt als farboser Film (6 mg, 0,01 mmol, 5 %) bereitgestellt
wurde. (Es sind keine 1H-NMR-Daten verfügbar). MS
(ES): 559 (M+1), 557 (M-1).
-
-
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1H-indazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(100 mg, 0,238 mmol) (Schritt 2, Beispiel 54), 1-Trityl-1H-indazol-5-sulfonylchlorid
(110 mg, 0,238 mmol), wasserfreies Diisopropylethylamin (0,04 ml,
0,238 mmol) und N,N-Dimethylaminopyridin
(9 mg, 0,07 mmol) wurden in wasserfreiem Tetrahydrofuran (5 ml)
in einem 25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion
wurde 24 Stunden gerührt
und im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54,
beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative Silicagel-DC
unter Verwendung von Hexan:Ethylacetat, 1:1, als Elutionsmittel
gereinigt, wobei sich das tritylierte Produkt als farbloser Film
(80 mg, 0,095 mmol, 40 %) ergab. Die Tritylschutzgruppe wurde durch
Lösen der
Verbindung in Dichlormethan (3 ml) und Zugabe von Trifluoressigsäure (1 ml)
entfernt. Nach 2,5-stündigem Rühren wurde
die Reaktion im Vakuum konzentriert. Ethylacetat (15 ml) und 10
%iges, wässriges
Natriumcarbonat (5 ml) wurden zugegeben, und die Schichten wurden
getrennt. Die organische Schicht wurde über wasserfreiem Natriumsulfat
getrocknet, filtriert und im Vakuum konzentriert. Der Rückstand
wurde durch eine präparative
Silicagel-DC unter Verwendung von Ethylacetat:Hexan, 3:1, als Elutionsmittel
gereinigt, wobei das gewünschte
Produkt als weißer
Feststoff (30 mg, 0,05 mmol, 53 %) bereitgestellt wurde. 1H-NMR (d6-DMSO) δ: 8,39-8,30
(m, 2H), 7,81-7,67 (m, 2H), 7,25-7,17 (m, 5H), 5,51-5,46 (m, 1H),
5,25 (d, J = 6,3 Hz, 1H), 4,83- 4,62 (m,
2H), 4,14-4,12 (m, 4H), 3,72-1,26 (m, 18H). MS (ES): 601 (M+1),
599 (M-1).
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1H-indazol-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, Beispiel 53) (120 mg, 0,317 mmol), 1-Trityl-1H-indazol-6-sulfonylchlorid
(146 mg, 0,317 mmol), wasserfreies Diisopropylethylamin (0,06 ml,
0,317 mmol) und N,N-Dimethylaminopyridin (12 mg, 0,1 mmol) wurden
in wasserfreiem Tetrahydrofuran (5 ml) in einem 25 ml Rundkolben
unter Stickstoff vereinigt. Die Reaktion wurde 24 Stunden gerührt und
im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54, beschriebenen
Aufarbeitung wurde der Rückstand
durch eine präparative
Silicagel-DC unter Verwendung von Hexan:Ethylacetat, 1:1, als Elutionsmittel
gereinigt, wobei sich das tritylierte Produkt als farbloser Film
(100 mg, 0,125 mmol) ergab. Die Schutzgruppe wurde, wie in Beispiel
57 beschrieben, von der Verbindung abgespalten, und die Verbindung
wurde durch eine präparative
Silicagel-DC unter Verwendung von Ethylacetat:Hexan, 3:1, als Elutionsmittel
gereinigt, wobei das gewünschte
Produkt als farbloses Glas (30 mg, 0,0537 mmol, 43 %) bereitgestellt
wurde. 1H-NMR (d6-DMSO) δ: 8,33 (bs,
1H), 8,07-8,00 (m, 2H), 7,49-7,41 (m, 1H), 7,26-7,08 (m, 5H), 5,32-4,78
(m, 4H), 3,81-1,25 (m, 20H). MS (ES): 559 (M+1), 557 (M-1).
-
-
(3aS,6aR)-Hexahydro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1H-indazol-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 2, Beispiel 54) (100 mg, 0,238 mmol), 1-Trityl-1H-indazol-6-sulfonylchlorid
(110 mg, 0,238 mmol), wasserfreies Diisopropylethylamin (0,04 ml,
0,238 mmol) und N,N-Dimethylaminopyridin
(9 mg, 0,07 mmol) wurden in wasserfreiem Tetrahydrofuran (5 ml)
in einem 25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion
wurde 24 Stunden gerührt
und im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54,
beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Hexan:Ethylacetat, 1:1, als Elutionsmittel
gereinigt, wobei sich das tritylierte Produkt als farbloser Film
(117 mg, 0,139 mmol, 58 %) ergab. Die Schutzgruppe wurde, wie in
Beispiel 57 beschrieben, von der Verbindung abgespalten, und die
Verbindung wurde durch eine präparative
Silicagel-DC unter Verwendung von Ethylacetat:Hexan, 3:1, als Elutionsmittel
gereinigt, wobei das gewünschte
Produkt als farbloser Film (60 mg, 0,100 mmol, 72 %) bereitgestellt
wurde. 1H-NMR (d6-DMSO) δ: 8,33 (bs,
1H), 8,08-7,99 (m, 2H), 7,50-7,45 (m, 1H), 7,23-7,15 (m, 5H), 5,51-5,45
(m, 1H), 5,26 (bd, J = 5,9 Hz, 1H), 4,85-4,66 (m, 2H), 3,77-1,14 (m,
22H). MS (ES): 601 (M+1), 599 (M-1).
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1H-indazol-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat (Schritt
1, Beispiel 55) (100 mg, 0,254 mmol), 1-Trityl-1H-indazol-6-sulfonylchlorid (117
mg, 0,254 mmol), wasserfreies Diisopropylethylamin (0,05 ml, 0,254
mmol) und N,N-Dimethylaminopyridin (9 mg, 0,08 mmol) wurden in wasserfreiem
Tetrahydrofuran (5 ml) in einem 25 ml Rundkolben unter Stickstoff
vereinigt. Die Reaktion wurde 24 Stunden gerührt und im Vakuum konzentriert.
Nach der in Schritt 3, Beispiel 54, beschriebenen Aufarbeitung wurde
der Rückstand
durch eine präparative
Silicagel-DC unter Verwendung von Hexan:Ethylacetat, 1:1, als Elutionsmittel
gereinigt, wobei sich das tritylierte Produkt als beiger Schaum
ergab. Die Schutzgruppe wurde, wie in Beispiel 57 beschrieben, von
der Verbindung abgespalten, und die Verbindung wurde durch eine präparative
Silicagel-DC unter Verwendung von Ethylacetat:Hexan, 3:1, als Elutionsmittel
gereinigt, wobei das gewünschte
Produkt als farbloses Glas (53 mg, 0,0922 mmol, 36 %) bereitgestellt
wurde. 1H-NMR (d6-DMSO) δ: 8,32 (bs,
1H), 8,06-8,00 (m, 2H), 7,49-7,46 (m, 1H), 7,33-7,16 (m, 5H), 5,22
(d, J = 6,5 Hz, 1H), 4,85-4,66 (m, 3H), 4,23-3,00 (m, 12H), 2,01-1,43
(m, 8H). MS (ES): 575 (M+1), 573 (M-1).
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](isopropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](isopropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(0,50 g, 1,01 mmol) wurde in TFA/CH2Cl2 (50/50, 5,0 ml) bei RT gelöst. Nach
0,5 h wurden TFA/CH2Cl2 im
Vakuum entfernt, und der Rückstand
wurde zwischen CH2Cl2 (100
ml) und 1,0 N NaOH (50 ml) verteilt. Die organische Schicht wurde
mit Wasser (1 × 25
ml) und Salzlösung
(1 × 25
ml) gewaschen, getrocknet (MgSO4), filtriert
und eingedampft, wobei sich die freie Base ergab. DIEA (0,175 ml,
1,01 mmol) beziehungsweise 2,5-Dioxo-1-pyrrolidinyl-[(3S)-tetrahydro-3-furanyl]carbonat
(0,213 g, 0,93 mmol) wurden unter Rühren bei RT zu einer Lösung der
freien Base in CH3CN (10 ml) gegeben. Nach
1,0 h wurde das Reaktionsgemisch eingedampft, und der rohe Rückstand
wurde durch eine Säulenchromatographie
gereinigt: Hexan/Ethylacetat, 40/60, wobei sich das Produkt als
weißer
Feststoff (0,320 g, 63 %) ergab. MS: M+NA = 530. 1H-NMR
(CD3OD) 1,25 (m, 6H); 1,80 (m, 1H); 2,05
(m, 1H); 2,40-3,10 (m, 4H); 3,45 (d, 1H); 3,75 (m, 1H); 3,70-3,90
(m, 5H); 4,50 (m, 1H); 4,95 (m, 1H); 6,90 (d, 1H); 7,05 (d, 1H);
7,10-7,35 (m, 7H).
-
-
(3S)-Tetrahydro-3-furanyl-N-((1S,2R)-1-benzyl-2-hydroxy-3-isopropoxy-[(2-oxo-2,3-dihydro-1H-1,3-benzimidazol-5-yl)sulfonyl]aminopropyl)carbamat.
Unter Verwendung des in Beispiel 61 dargestellten Verfahrens hergestellt.
Das Produkt wurde durch eine Säulenchromatographie
gereinigt: CH2Cl2/MeOH,
97/3, und als weißer Feststoff
(40 %) isoliert. MS: M+H = 549. 1H-NMR (CD3OD) 1,25 (m, 6H); 1,60 (m, 1H); 1,95 (m,
1H); 2,40-3,10 (m, 4H); 3,40 (d, 1H); 3,70-3,90 (m, 5H); 4,55 (m,
1H); 4,90 (m, 1H); 7,20 (m, 5H); 7,80 (m, 2H); 8,20 (s, 1H); 8,40
(s, 1H); 7,20 (m, 6H); 7,50 (m, 2H).
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-3-[(1H-1,3-benzimidazol-5-ylsulfonyl)(isopropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Unter Verwendung des in Beispiel 6 dargestellten Verfahrens hergestellt.
Das Produkt wurde durch eine Säulenchromatographie
gereinigt: CH2Cl2/MeOH,
97/3, und als weißer
Feststoff (31 %) isoliert. MS: M+H = 533. 1H-NMR
(CD3OD) 1,25 (m, 6H); 1,60 (m, 1H); 1,95
(m, 1H); 2,40-3,10 (m, 4H); 3,40 (d, 1H); 3,70-3,90 (m, 5H); 4,55
(m, 1H); 4,90 (m, 1H); 7,20 (m, 5H); 7,80 (m, 2H); 8,20 (s, 1H);
8,40 (s, 1H).
-
-
(3S)-Tetrahydro-3-furanyl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-((4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,09 mmol, 50 mg) wurde in einer Lösung von CH2Cl2/TFA, 1:1 (1 ml) gelöst, und man ließ sie bei
Raumtemperatur 1 Stunde rühren.
Die Lösung
wurde dann in Ethylacetat extrahiert, mit gesättigter Natriumhydrogencarbonatlösung und
Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem klaren Öl konzentriert.
Das so erhaltene Öl
wurde dann in THF (1 ml) gelöst
und mit 2,5-Dioxo-1-pyrrolidinyl-[(3S)-tetrahydro-3-furanyl]carbonat
(0,05 mmol, 13 mg) und DIEA (0,08 mmol, 14 μl) vereinigt, und man ließ es 15
Stunden rühren.
Die Reaktion wurde durch die Zugabe von Essigsäure neutralisiert und zwischen
Wasser und Ethylacetat verteilt. Die organische Schicht wurde mit
gesättigtem
Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Rohprodukt wurde bis zu einem weißen Feststoff
konzentriert und durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:1) gereinigt, wobei 19 mg (37 %) eines weißen Feststoffes bereitgestellt
wurden. 1H-NMR (CDCl3): δ 7,70 (2H,
d), 7,29-7,17 (6H, m), 6,97 (2H, d), 5,1 (1H, s), 4,76 (1H, d),
4,17 (1H, m), 3,86 (3H, s), 3,87-3,70 (6H, m), 3,68-3,60 (1H, m),
3,06 (1H, bs), 2,89 (2H, m), 2,02 (3H, m), 1,89 (1H, m), 1,71 (2H,
m), 1,28-1,08 (6H, m); MS (ESI): M+Na = 585.
-
-
1,3-Dioxan-5-yl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,09 mmol, 50 mg) wurde in 1 ml Trifluoressigsäure (TFA) bei Raumtemperatur
5 Stunden gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem Rückstand konzentriert. Das so
erhaltene freie Amin, 1,3-Dioxan-5-yl-4-nitrophenylcarbonat (0,09 mmol, 25 mg),
Diisopropylethylamin (0,14 mmol, 0,024 ml), ein Kristall aus N,N-Dimethylaminopyridin, Molekularsiebe
mit 4 Å und
Acetonitril (0,5 ml) wurden vereinigt und bei Raumtemperatur 20
Stunden gerührt. Die
Reaktionslösung
wurde bis zu einem Rückstand
konzentriert, in Ethylacetat gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum konzentriert. Der rohe
Rückstand
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1)
und Kristallisation aus Ether und Hexan gereinigt, wobei sich 10
mg (19 %) eines weißen
Feststoffes ergaben. Rf = 0,2 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 7,69 (2H,
d), 7,29-7,18 (6H, m), 6,96 (2H, d), 5,01-4,93 (1H, m), 4,93-4,85
(1H, m), 4,74-4,70 (1H, m), 4,51-4,45 (1H, m), 4,22-4,11 (1H, m),
3,95-3,72 (7H, m), 3,86 (3H, s), 3,00-2,80 (3H, m), 2,10-1,97 (2H,
m), 1,79-1,67 (2H, m), 1,61-1,53 (2H, m), 1,38-1,02 (6H, m); MS
(ESI): M+H = 580.
-
-
(2S)-N1-((1S,2R)-1-Benzyl-3-(cyclohexyloxy)-((4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)-2-[(2-chinolinylcarbonyl)amino]butandiamid.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,18 mmol, 100 mg) wurde in 1 ml Trifluoressigsäure (TFA) bei Raumtemperatur
1 Stunde gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem Rückstand konzentriert. Das so
erhaltene freie Amin, (2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]buttersäurehydrochlorid
(0,18 mmol, 56 mg), 1-Hydroxybenzotriazolhydrat (0,18 mmol, 25 mg),
N-(3-Dimethylaminopropyl)-N'-ethylcarbodiimidhydrochlorid
(0,20 mmol, 38 mg), Diisopropylethylamin (0,91 mmol, 0,157 ml) und
wasserfreies N,N-Dimethylformamid (0,5 ml) wurden bei Raumtemperatur
vereinigt und 15 Stunden gerührt.
Das rohe Reaktionsgemisch wurde bis zu einem Rückstand konzentriert, in Ethylacetat
gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung gewaschen
und über
Magnesiumsulfat getrocknet. Die Lösung wurde bis zu einem Rückstand
konzentriert, durch eine Silicagelchromatographie (Ethylacetat)
gereinigt und lyophylisiert, wobei ein flockiger, weißer Feststoff
bereitgestellt wurde. 1H-NMR (CDCl3): δ 9,19-9,17
(1H, m), 8,32-8,30 (1H, m), 8,23-8,16 (2H, m), 7,89-7,87 (1H, m),
7,79-7,76 (3H, m), 7,65-7,61 (1H, m), 7,13-7,11 (2H, m), 7,05-6,94
(6H, m), 5,73-5,64 (1H, m), 5,41-5,33 (1H, m), 4,96-4,85 (1H, m),
4,28-4,08 (2H, m), 3,89-3,74 (1H, m), 3,86 (3H, s), 3,25 (1H, bs), 2,95-2,79
(5H, m), 2,65-2,60
(1H, m), 2,04 (2H, bs), 1,70 (2H, bs), 1,57-1,41 (1H, m), 1,30-1,10
(5H, m); MS (ESI): M+H = 719.
-
Beispiel 67
-
-
N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(sek-butoxy)-4-methoxybenzolsulfonamid.
tert-Butyl-N-((1S,2R)-1-benzyl-3-sek-butoxy-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(1,9 mmol, 1 g) wurde in reiner Trifluoressigsäure (TFA) bei Raumtemperatur
1 Stunde gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die getrocknete Lösung wurde unter Vakuum konzentriert
und als klebriger, weißer
Feststoff aufbewahrt. 1H-NMR (CDCl3): δ 7,81
(2H, d), 7,28-7,16 (5H, m), 7,01 (2H, d), 4,31 (2H, bs), 4,01-3,90
(1H, bs), 3,88 (3H, s), 3,5-2,5 (1H, bs), 3,33 (2H, bs), 2,89 (2H,
bs), 2,63 (2H, bs), 1,71 (1H, bs), 1,43-1,40 (1H, m), 1,27-1,19
(3H, m), 0,98-0,85 (3H, m); MS (ESI): M+H = 423.
-
-
(3S)-Tetrahydro-3-furanyl-N-((1S,2R)-1-benzyl-3-sek-butoxy-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(sek-butoxy)-4-methoxybenzolsulfonamid
(0,12 mmol, 50 mg), 1-([(3S)-Tetrahydro-3-furanyloxy]carbonyloxy)dihydro-1H-pyrrol-2,5-dion
(0,12 mmol, 29 mg), Diisopropylethylamin (0,18 mmol, 0,031 ml) und
wasserfreies THF (1 ml) wurden vereinigt und bei Raumtemperatur
20 Stunden gerührt.
Das Reaktionsprodukt wurde bis zu einem Rückstand konzentriert, direkt
durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1) gereinigt
und aus Diethylether kristallisiert, wobei 40 mg (63 %) weiße Kristalle
bereitgestellt wurden. 1H-NMR (CDCl3): δ 7,74-7,70
(2H, m), 7,30-7,17 (6H, m), 7,00-6,96 (2H, m), 5,11 (1H, bs), 4,75
(1H, bs), 4,31-4,30 (1H, m), 3,87 (3H, s), 3,87-3,75 (6H, m), 3,65-3,60
(1H, m), 3,21-2,64 (1H, bs), 2,89 (2H, bs), 2,15-2,01 (1H, m), 1,95-1,78
(1H, m), 1,78-1,58 (1H, m), 1,47-1,32 (1H, m), 1,24-1,13 (3H, m),
0,94-0,84 (3H, m); MS (ESI): M+Na = 560.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-sek-butoxy-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(sek-butoxy)-4-methoxybenzolsulfonamid
(Schritt 1, Beispiel 67) (0,12 mmol, 50 mg) wurde mit (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(0,12 mmol, 3 5 mg), Diisopropylethylamin (0,18 mmol, 0,031 ml)
und Acetonitril (1 ml) vereinigt. Man ließ die Reaktion bei Raumtemperatur
15 Stunden rühren,
dann erhitzte man eine Minute unter Rückfluss und kühlte auf
Raumtemperatur ab. Die Reaktion wurde bis zu einem gelben Öl konzentriert, in
Ethylacetat gelöst,
mit 1 N HCl, gesättigter,
wässr.
Natriumhydrogencarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Rohprodukt wurde durch Silicagelchromatgraphie
(Hexan/Ethylacetat, 1:1) und Kristallisation aus einer Ether/Hexan-Lösung gereinigt,
wobei sich 30 mg (43 %) weiße
Kristalle ergaben. Rf = 0,2 (Hexan/Ethylacetat,
1:1); 1H-NMR (CDCl3): δ 7,74-7,71
(2H, m), 7,28-7,14 (6H, m), 7,00-6,97 (2H, m), 5,63-5,62 (1H, m),
5,05-4,93 (1H, m), 4,87-4,75 (1H, m), 4,36-4,23 (1H, m), 3,98-3,76 (4H,
m), 3,87 (3H, s), 3,68 (2H, m), 3,10 (1H, bs), 3,08-2,70 (6H, m),
1,77-1,57 (1H, m),
1,50-1,32 (1H, m), 1,23-1,18 (3H, m), 0,93-0,86 (3H, m); MS (ESI):
M+Na = 601.
-
-
1,3-Dioxan-5-yl-N-((1S,2R)-1-benzyl-3-sek-butoxy-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(sek-butoxy)-4-methoxybenzolsulfonamid (Schritt
1, Beispiel 67) (0,09 mmol, 38 mg), 1,3-Dioxan-5-yl-4-nitrophenylcarbonat
(0,09 mmol, 24 mg), Diisopropylethylamin (0,13 mmol, 0,024 ml),
Molekularsiebe mit 4 Å,
ein Kristall aus N,N-Dimethylaminopyridin und Acetonitril (1 ml)
wurden vereinigt, und man ließ sie
20 Stunden bei Raumtemperatur rühren.
Die Reaktion wurde dann bis zu einem Rückstand konzentriert, in Ethylacetat
gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Reaktion wurde direkt durch Kristallisation
aus einer Lösung
aus Diethylether und Hexan gereinigt, wobei sich 30 mg (60 %) weiße Kristalle ergaben.
Rf = 0,7 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,72-7,69
(2H, m), 7,29-7,18 (6H, m), 6,98-6,95 (2H, m), 5,03-4,93 (1H, m),
4,93-4,87 (1H, m), 4,76-4,69 (1H, m), 4,53-4,44 (1H, m), 4,38-4,25
(1H, m), 3,95-3,72 (7H, m), 3,86 (3H, s), 3,24-2,62 (3H, m), 1,76-1,60
(1H, m), 1,47-1,29 (1H, m), 1,22-1,16 (3H, m), 0,94-0,83 (3H, m);
MS (ESI): M+H = 553.
-
-
N-(sek-Butoxy)-N-[(2R,3S)-2-hydroxy-3-(3-hydroxy-2-methylanilino)-4-phenylbutyl]-4-methoxybenzolsulfonamid.
N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(sek-butoxy)-4-methoxybenzolsulfonamid (Schritt
1, Beispiel 67) (0,12 mmol, 50 mg), 3-Hydroxy-2- methylbenzosäure (0,12 mmol, 18 mg), 1-Hydroxybenzotriazolhydrat
(0,12 mmol, 16 mg), N-(3-Dimethylaminopropyl)-N'-ethylcarbodiimidhydrochlorid
(0,13 mmol, 25 mg), Diisopropylethylamin (0,14 mmol, 0,025 ml) und
wasserfreies N,N-Dimethylformamid (0,5 ml) wurden bei Raumtemperatur
vereinigt und 18 Stunden gerührt.
Das rohe Reaktionsgemisch wurde bis zu einem Rückstand konzentriert, in Ethylacetat
gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Lösung wurde bis zu einem Rückstand
konzentriert, durch eine RPHPLC (Wasser/Acetonitril) gereinigt und
lyophylisiert, wobei 20 mg (30 %) eines weißen Feststoffes bereitgestellt
wurden.
-
1H-NMR (CDCl3): δ 7,76-7,73
(2H, m), 7,32-7,23 (5H, m), 7,00-6,97 (3H, m), 6,78-6,76 (1H, m), 6,56-6,53
(1H, m), 5,90 (1H, bs), 4,42-4,27 (2H, m), 4,09-3,95 (1H, m), 3,87
(3H, s), 3,25-2,27
(5H, m), 2,05-1,95 (3H, m), 1,77-1,58 (1H, m), 1,55-1,22 (1H, m),
1,24-1,20 (3H, m), 0,93-0,86
(3H, m); MS (ESI): M+H = 557.
-
-
(2S)-N1-((1S,2R)-1-Benzyl-3-sek-butoxy-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)-2-[(2-chinolinylcarbonyl)amino]butandiamid.
N-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N-(sek-butoxy)-4-methoxybenzolsulfonamid
(Schritt 1, Beispiel 67) (0,114 mmol, 48 mg) (2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]buttersäurehydrochlorid
(0,136 mmol, 42 mg), 1-Hydroxybenzotriazolhydrat
(0,136 mmol, 19 mg), N-(3-Dimethylaminopropyl)-N'-ethylcarbodiimidhydrochlorid
(0,148 mmol, 28 mg), Diisopropylethylamin (5,68 mmol, 0,990 ml)
und wasserfreies N,N-Dimethylformamid (0,5 ml) wurden bei Raumtemperatur
vereinigt und 15 Stunden gerührt.
Das rohe Reaktionsgemisch wurde bis zu einem Rückstand konzentriert, in Ethylacetat
gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Lösung wurde bis zu einem Rückstand
konzentriert, durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:1) und Kristallisation aus Ether und Hexan gereinigt, wobei 20
mg (25 %) eines rosa Feststoffes bereitgestellt wurden.
-
1H-NMR (CDCl3): δ 9,20-9,18
(1H, m), 8,32-8,30 (1H, m), 8,22-8,16 (2H, m), 7,89-7,87 (1H, m), 7,80-7,76
(3H, m), 7,65-7,61 (1H, m), 7,14-7,11 (2H, m), 7,05-6,97 (6H, m),
5,76-5,64 (1H, bs), 5,49-5,26 (1H, m), 4,94-4,86 (1H, m), 4,36-4,14
(2H, m), 3,99-3,80 (1H, m), 3,86 (3H, s), 3,14 (1H, bs), 2,98-2,71
(5H, m), 2,71-2,59 (1H, m), 1,80-1,52 (1H, m), 1,48-1,30 (1H, m),
1,22-1,14 (3H, m),
0,94-0,80 (3H, m); MS (ESI): M+H = 692.
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[((4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(Beispiel 18) (0,09 mmol, 50 mg) wurde in 1 ml Trifluoressigsäure (TFA)
bei Raumtemperatur 1 Stunde gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das so erhaltene freie Amin, 1-([(3S)-Tetrahydro-3-furanyloxy]carbonyloxy)dihydro-1H-pyrrol-2,5-dion (0,09 mmol,
22 mg), Diisopropylethylamin (0,14 mmol, 0,024 ml) und Acetonitril
(0,5 ml) wurden vereinigt und bei Raumtemperatur 30 Minuten gerührt. Das Reaktionsprodukt
wurde bis zu einem Rückstand
konzentriert, in Ethylacetat gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die rohe Lösung wurde konzentriert, und
das gereinigte Reaktionsprodukt kristallisierte aus Diethylether,
wobei 28 mg (55 %) weiße
Kristalle bereitgestellt wurden. Rf = 0,1
(Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,70
(2H, d), 7,32-7,15 (6H, m), 6,98 (2H, d), 5,11 (1H, bs), 4,81-4,71
(1H, m), 4,44-4,35 (1H, m), 3,97-3,70 (8H, m), 3,87 (3H, s), 3,65
(1H, m), 3,52-3,33 (2H, m), 3,25-2,5 (1H, bs), 2,93-2,88 (2H, m),
2,12-1,95 (3H, m), 1,93-1,80 (1H, m), 1,57-1,41 (2H, m); MS (ESI):
M+H = 565.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[
[(4-methoxyphenyl)sulfonyl] (tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(Beispiel 18) (0,09 mmol, 50 mg) wurde in 1 ml Trifluoressigsäure (TFA)
bei Raumtemperatur 1 Stunde gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem Rückstand konzentriert. Das so erhaltene
freie Amin, (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(0,09 mmol, 27 mg), Diisopropylethylamin (0,14 mmol, 0,024 ml),
ein Kristall aus N,N-Dimethylaminopyridin, Molekularsiebe mit 4 Å und Acetonitril
(0,5 ml) wurden vereinigt und bei Raumtemperatur 15 Stunden gerührt. Die
Reaktionslösung
wurde bis zu einem Rückstand
konzentriert, in Ethylacetat gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum konzentriert. Der rohe
Rückstand
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 1:1)
und Kristallisation aus Ether und Hexan gereinigt, wobei sich 20
mg (36 %) weiße
Kristalle ergaben. Rf = 0,2 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,71 (2H,
d), 7,31-7,12 (6H, m), 6,99 (2H, d), 5,65-5,61 (1H, m), 5,05-4,95
(1H, m), 4,90-4,72 (1H, m), 4,49-4,34 (1H, m), 4,00-3,76 (7H, m),
3,88 (3H, s), 3,71-3,60 (2H, m), 3,48-3,35 (2H, m), 3,40-2,40 (1H,
bs), 3,28-2,61 (5H, m), 3,04-2,71 (2H, m), 2,09-1,97 (2H, m); MS
(ESI): M+H = 607.
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(Beispiel 18) (0,09 mmol, 50 mg) wurde in 1 ml Trifluoressigsäure (TFA)
bei Raumtemperatur 5 Stunden gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung gewaschen, über Magnesiumsulfat
getrocknet und bis zu einem Rückstand
konzentriert. Das so erhaltene freie Amin, 1,3-Dioxan-5-yl-4-nitrophenylcarbonat
(0,08 mmol, 22 mg), Diisopropylethylamin (0,14 mmol, 0,024 ml), ein
Kristall aus N,N-Dimethylaminopyridin, Molekularsiebe mit 4 Å und Acetonitril
(0,5 ml) wurden vereinigt und bei Raumtemperatur 20 Stunden gerührt. Die
Reaktionslösung
wurde bis zu einem Rückstand
konzentriert, in Ethylacetat gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum konzentriert. Der rohe
Rückstand
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 1:1)
und Kristallisation aus Ether und Hexan gereinigt, wobei sich 3
mg (6 %) weiße
Kristalle ergaben. Rf = 0,2 (Hexan/Ethylacetat,
1:1); 1H-NMR
(CDCl3): δ 7,69
(2H, d), 7,32-7,17 (6H, m), 6,98 (2H, d), 5,02-4,94 (1H, m), 4,94-4,87
(1H, m), 4,76-4,69 (1H, m), 4,53-4,45 (1H, m), 4,45-4,34 (1H, m),
4,00-3,70 (9H, m), 3,87 (3H, s), 3,49-3,30 (2H, m), 3,10 (1H, bs),
3,47-3,35 (2H, m), 2,99-2,78 (2H, m), 2,07-1,95 (2H, m); MS (ESI):
M+H = 581.
-
-
N-(1S,2R)-1-Benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propyl-3-hydroxy-2-methylbenzamid.
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(Beispiel 18) (0,10 mmol, 54 mg) wurde in 1 ml Trifluoressigsäure (TFA)
bei Raumtemperatur 5 Stunden gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem Rückstand konzentriert. Das so
erhaltene freie Amin, 3-Hydroxy-2-methylbenzosäure (0,10 mmol, 15 mg), 1-Hydroxybenzotriazolhydrat
(0,10 mmol, 14 mg), N-(3-Dimethylaminopropyl)-N'-ethylcarbodiimidhydrochlorid (0,11
mmol, 21 mg), Diisopropylethylamin (0,15 mmol, 0,026 ml) und wasserfreies
N,N-Dimethylformamid (0,5 ml) wurden bei Raumtemperatur vereinigt
und 20 Stunden gerührt.
Das rohe Reaktionsgemisch wurde bis zu einem Rückstand konzentriert, in Ethylacetat
gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Lösung wurde bis zu einem Rückstand
konzentriert und durch Kristallisation aus Ether und Hexan gereinigt,
wobei 21 mg (37 %) eines weißen
Feststoffes bereitgestellt wurden. Rf =
0,2 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,73
(2H, d), 7,33-7,17
(5H, m), 7,02-6,94 (3H, m), 6,77 (1H, d), 6,53 (1H, d), 5,84-5,76 (1H,
m), 4,49-4,28 (2H, m), 3,99-3,89 (3H, m), 3,87 (3H, s), 3,47-3,35
(2H, m), 3,50-2,50 (1H, bs), 3,14-3,04 (2H, m), 3,00-2,88 (2H, m),
2,08-1,88 (2H, m), 2,01 (3H, s), 1,7-1,3 (2H, m); MS (ESI): M+H
= 585.
-
-
(2S)-N1-(1S,2R)-1-Benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propyl-2-[(2-chinolinylcarbonyl)amino]butandiamid.
tert-Butyl-N-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-methoxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(Beispiel 18) (0,09 mmol, 50 mg) wurde in 1 ml Trifluoressigsäure (TFA)
bei Raumtemperatur 5 Stunden gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem Rückstand konzentriert. Das so
erhaltene freie Amin, (2S)-4-Amino-4-oxo-2-[(2-chinolinylcarbonyl)amino]buttersäurehydrochlorid
(0,09 mmol, 28 mg), 1-Hydroxybenzotriazolhydrat
(0,09 mmol, 13 mg), N-(3-Dimethylaminopropyl)-N'ethylcarbodiimidhydrochlorid (0,10 mmol,
19 mg), Diisopropylethylamin (0,27 mmol, 0,047 ml) und wasserfreies
N,N-Dimethylformamid (0,5 ml) wurden bei Raumtemperatur vereinigt
und 20 Stunden gerührt.
Das rohe Reaktionsgemisch wurde bis zu einem Rückstand konzentriert, in Ethylacetat
gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung und
Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Lösung wurde bis zu einem Rückstand konzentriert,
durch eine Silicagelchromatographie (Ethylacetat/Methanol, 20:1)
und Kristallisation aus Ether und Hexan gereinigt, wobei 6 mg (8
%) eines rosa Feststoffes bereitgestellt wurden. 1H-NMR
(CDCl3): δ 9,18 (1H,
d), 8,31 (1H, d), 8,24-8,13 (2H, m), 7,88 (1H, d), 7,80-7,74 (3H,
m), 7,66-7,60 (1H, m), 7,15-7,08 (2H, m), 7,08-6,93 (6H, m), 5,74
(1H, bs), 5,46 (1H, bs), 4,94-4,85 (1H, m), 4,44-4,35 (1H, m), 4,27-4,18
(1H, m), 3,96-3,80 (3H, m), 3,88 (3H, s), 3,47-3,34 (2H, m), 3,14
(1H, bs), 2,98-2,76 (5H, m), 2,72-2,60 (1H, m), 2,09-1,95 (2H, bs),
1,65-1,39 (2H, m); MS (ESI): M+H = 720.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Dieses Material wurde aus der entsprechenden m-Nitrovorstufe (Beispiel 100,
Schritt 1) durch Hydrierung erhalten. Das Material war mit dem Isomer
1 von Beispiel 31 identisch.
-
-
(3R,3aS,6aR)-Hexahydrofuro
(2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,09 mmol, 50 mg) wurde in 1 ml Trifluoressigsäure (TFA) bei Raumtemperatur
5 Stunden gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand
wurde in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem Rückstand konzentriert. Das so
erhaltene freie Amin, (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(0,09 mmol, 27 mg), Diisopropylethylamin (0,13 mmol, 0,018 ml),
ein Kristall aus N,N-Dimethylaminopyridin, Molekularsiebe mit 4 Å und Acetonitril (0,5
ml) wurden vereinigt und bei Raumtemperatur 3 Tage gerührt. Die
Reaktionslösung
wurde bis zu einem Rückstand
konzentriert, in Ethylacetat gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum konzentriert. Der rohe
Rückstand
wurde durch Kristallisation aus Ether gereinigt, wobei sich 15 mg
(27 %) weiße
Kristalle ergaben. 1H-NMR (CDCl3): δ 7,71 (2H,
d), 7,28-7,16 (6H, m), 6,97 (2H, d), 5,63-5,61 (1H, m), 5,00-4,98
(1H, m), 4,87-4,77 (1H, m), 4,24-4,11 (1H, m), 3,98-3,79 (4H, m),
3,87 (3H, s), 3,72-3,61 (2H, m), 3,05 (1H, bs), 3,05-2,72 (6H, m), 2,10-1,98
(2H, m), 1,78-1,68 (2H, m), 1,37-1,04 (6H, m); MS (ESI): M+H = 605.
-
-
(3S,3aR,7aS)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
+ (3R,3aS,7aR)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Ein Gemisch aus (3R,3aS,7aR)- + (3S,3aR,7aS)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-(4-nitrophenyl)carbonat
(332 mg, 1,074 mmol, WO 9633187), 3-Amino-N1-[(2R,3S)-3-amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-1-benzolsulfonamid (Schritt
1, Beispiel 27) (150 mg, 0,358 mmol) und N,N-Diisopropylethylamin
(249 μl,
1,432 mmol) wurde in ungefähr
3 ml Acetonitril vereinigt und bei Umgebungstemperatur unter Argonatmosphäre 18 Stunden
gerührt.
Das Reaktionslösungsmittel
wurde im Vakuum entfernt, und der Rückstand wurde zwischen Dichlormethan
und 1 N NaOH verteilt. Nach dem Trennen der Schichten wurde die
wässrige
Phase mit Dichlormethan extrahiert. Die vereinigten organischen
Schichten wurden vereinigt, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde auf drei präparativen
Silicagel-DC-Platten (20 × 20
cm, 1000 μM)
unter Eluieren mit Ethylacetat:Hexan, 65:35, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 4:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde in Dichlormethan gelöst, über wasserfreiem
Magnesiumsulfat getrocknet, filtriert, im Vakuum eingedampft und
unter Hochvakuum getrocknet, wobei ein Gemisch aus (3S,3aR,7aS)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3R,3aS,7aR)-Hexahydro-4H-furo[2,3-b]pyran-3-yl-N-(1S,2R)-3-[[(aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (146 mg, 69 %) als Schaum bereitgestellt wurde. 1H-NMR
(Methanol-d4) 1,14 (m, 1H), 1,78 (m, 11H),
2,56 (m, 1H), 3,05 (m, 3H), 3,41 (m, 1H), 3,76 (m, 5H), 4,06 (m,
1H), 4,84 (m, 1H), 4,96 (m, 1H), 5,06 (m, 1H), 6,93 (m, 1H), 7,02
(m, 1H), 7,09 (m, 1H), 7,14 (m, 1H), 7,22 (m, 5H). MS (ESI): 612
(M+Na).
-
Beispiel 80
-
-
tert-Butyl-N-[(1S,2R)-1-benzyl-3-hydrazino-2-hydroxypropyl]carbamat.
Ein Gemisch aus tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(2,50 g, 9,51 mmol) und wasserfreiem Hydrazin (3,00 ml, 95,0 mmol)
in 15 ml Isopropanol wurde unter Argonatmosphäre 18 Stunden unter Rückfluss
erhitzt. Das Reaktionslösungsmittel
wurde im Vakuum entfernt, und der Rückstand wurde mit Diethylether
verrieben, filtriert und unter Hochvakuum getrocknet, wobei tert-Butyl-N-[(1S,2R)-1-benzyl-3-hydrazino-2-hydroxypropyl]carbamat
(1,766 g, 63 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3) 1,35 (d, 9H), 1,67 (b, 4H), 2,89 (m, 4H),
3,91 (m, 3H), 4,63 (m, 1H), 7,25 (m, 5H). MS (ESI): 318 (M+Na).
-
-
tert-Butyl-N-[(1S,2R)-1-benzyl-3-(2-cyclopentylidenhydrazino)-2-hydroxypropyl]carbamat.
Eine Lösung
von tert-Butyl-N-[(1S,2R)-1-benzyl-3-hydrazino-2-hydroxypropyl]carbamat (500 mg, 1,695
mmol) in 5 ml Isopropanol unter Argon wurde mit Cyclopentanon (180 μl, 2,034
mmol) behandelt. Nach ungefähr
18-stündigem
Rühren
wurde das Reaktionslösungsmittel
im Vakuum entfernt, und der Rückstand
wurde mit Diethylether verrieben. Die Aufschlämmung wurde filtriert, und
der Feststoff wurde unter Hochvakuum getrocknet, wobei tert-Butyl-N-[(1S,2R)-1-benzyl-3-(2-cyclopentylidenhydrazino)-2-hydroxypropyl]carbamat
(85 mg, 14 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3) 1,34 (s, 9H), 1,54 (b, 2H), 1,73 (m, 2H),
1,83 (m, 2H), 2,22 (m, 2H), 2,35 (m, 2H), 2,90 (m, 1H), 3,02 (m,
1H), 3,14 (m, 1H), 3,38 (m, 1H), 3,64 (bm, 1H), 3,84 (bm, 1H), 4,52
(m, 1H), 7,25 (m, 5H). MS (APCI): 361 (M+Na).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-2-cyclopentyliden-1-[(4-methoxyphenyl)sulfonyl]hydrazino-2-hydroxypropyl)carbamat.
Eine Lösung
von tert-Butyl-N-[(1S,2R)-1-benzyl-3-(2-cyclopentylidenhydrazino)-2-hydroxypropyl]carbamat
(76 mg, 0,210 mmol) in 2 ml Dichlormethan unter Argon wurde bei
Umgebungstemperatur mit 4-Methoxyphenylsulfonylchlorid
(46 mg, 0,221 mmol) und N,N-Diisopropylethylamin (38,5 μl, 0,221
mmol) behandelt, und man ließ sie
bei Umgebungstemperatur während
ungefähr
18 Stunden rühren.
Das Reaktionslösungsmittel
wurde im Vakuum entfernt, und der Rückstand wurde auf Silicagel
mit Flashqualität
unter Eluieren mit Ethylacetat:Hexan, 2:3, gereinigt. Fraktionen,
die das Produkt enthielten, wurden vereinigt, im Vakuum bis zu einem
Rückstand
eingedampft und mit Hexan und Diethylether verrieben. Die Lösungsmittel
wurden im Vakuum entfernt, und der verbliebene Feststoff wurde unter
Hochvakuum getrocknet, wobei tert-Butyl-N-((1S,2R)-1-benzyl-3-2-cyclopentyliden-1-[(4-methoxyphenyl)sulfonyl]hydrazino-2-hydroxypropyl)carbamat
(26 mg, 23 %) als Feststoff bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,34 (m, 9H), 1,62 (m,
4H), 1,83 (m, 2H), 2,42 (m, 1H), 2,87 (m, 3H), 3,12 (m, 1H), 3,58
(m, 1H), 3,83 (m, 5H), 4,32 (m, 1H), 4,57 (b, 1H), 6,97 (m, 2H),
7,20 (m, 5H), 7,69 (m, 2H). MS (APCI): 554 (M+Na).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-2-hydroxy-3-1-[(4-methoxyphenyl)sulfonyl]-2-[(Z)-2-methylpropyliden]hydrazinopropyl)carbamat.
Eine Lösung
von tert-Butyl-N-[(1S,2R)-1-benzyl-3-hydrazino-2-hydroxypropyl]carbamat
(Schritt 1, Beispiel 80) (100 mg, 0,339 mmol) in ungefähr 2 ml
Dichlormethan unter Argon wurde mit Isobutyraldehyd (46,2 μl, 0,508
mmol) behandelt. Nach 20-minütigem
Rühren
bei Umgebungstemperatur wurden 4-Methoxyphenylsulfonylchlorid
(77 mg, 0,372 mmol) und N,N-Diisopropylethylamin (88,6 μl, 0,508 mmol)
zugegeben, und die Reaktion wurde weitere 18 Stunden aufrechterhalten.
Das Reaktionsgemisch wurde im Vakuum eingedampft und auf Silicagel
mit Flashqualität
unter Eluieren mit Ethylacetat:Hexan, 3:7, gereinigt. Fraktionen,
die das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und aus Ethylacetat und Hexan kristallisiert. Die Aufschlämmung wurde
filtriert, mit Hexan gewaschen und unter Hochvakuum getrocknet,
wobei tert-Butyl-N-((1S,2R)-1-benzyl-2-hydroxy-3-1-[(4-methoxyphenyl)sulfonyl]-2-[(Z)-2- methylpropyliden]hydrazinopropyl)carbamat
(34 mg, 19 %) als Feststoff bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,00 (m, 6H), 1,44 (s,
9H), 1,77 (m, 1H), 2,57 (m, 1H), 2,94 (m, 3H), 3,54 (m, 1H), 3,93
(s, 3H), 3,94 (m, 2H), 4,35 (m, 1H), 7,02 (m, 2H), 7,17 (m, 2H),
7,31 (m, 4H), 7,81 (m, 2H). MS (ESI): 542 (M+Na).
-
-
tert-Butyl-N-(1S,2R)-3-[(1H-benzimidazol-6-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3,4-diaminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(Schritt 4, Beispiel 10) (0,600 g, 1,12 mmol) in absolutem Ethanol
(15 ml) wurde mit Triethylorthoformiat (280 μl, 1,69 mmol), gefolgt von Trifluoressigsäure (15 μl, 0,19 mmol)
behandelt. Nach 1,5-stündigem Rühren bei
Umgebungstemperatur unter Argonatmosphäre wurde das Reaktionsgemisch mit
mehreren Tropfen 5 %igem (Gew./Vol.), wässrigem Kaliumcarbonat gelöscht und
im Vakuum eingedampft. Der Rückstand
wurde auf Silicagel mit Flashqualität gereinigt, wobei nacheinander
mit Ethylacetat:Hexan, 4:1 (0,5 l), Ethylacetat (0,5 l) und Ethylacetat:Methanol,
95:5 (0,5 l) eluiert wurde. Fraktionen, die das Produkt enthielten,
wurden vereinigt, im Vakuum bis zu einem Rückstand eingedampft und unter
Hochvakuum getrocknet, wobei tert-Butyl-N-(1S,2R)-3-[(1H-benzimidazol-6-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(0,570 g, 93 %) bereitgestellt wurde. 1H-NMR
(Dimethylsulfoxid-d6): 1,14 (s, 9H), 1,72
(m, 8H), 2,47 (m, 1H), 2,70 (m, 1H), 2,99 (m, 2H), 3,55 (m, 2H),
4,85 (m, 1H), 5,14 (m, 1H), 6,67 (d, 1H), 7,20 (m, 6H), 7,61 (d,
1H), 7,81 (d, 1H), 8,04 (s, 1H), 8,52 (s, 1H). MS (ESI) 545 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-((2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von 25 mg (0,041 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
und (3 S,3 aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat,
1:1 (siehe Beispiel 86) in 8 ml 2 M NH3/MeOH
wurde in einer Parr-Flasche mit ungefähr 20 mg Raney-Nickel behandelt.
Das so erhaltene Gemisch wurde 1 Stunde einer Hydrierung mit 30
psi unterzogen. Das Gefäß wurde
gespült,
der Katalysator wurde durch Filtration durch Celite entfernt, und
das Filtrat wurde im Vakuum konzentriert. Der Rückstand wurde in einem minimalen
Volumen an CH2Cl2 gelöst, und
die Lösung
wurde unter schnellem Rühren
tropfenweise zu Ether/Hexan, 1:1, gegeben. Ein weißer Feststoff
fiel aus, der durch Filtration aufgenommen und im Vakuum getrocknet
wurde. Ausbeute = 16 mg (64 %). 1H-NMR (DMSO-d6):
7,32-7,03 (7H), 6,95-6,78 (3H), 6,20 (1H), 5,45 (1H), 5,19 (1H),
4,82-4,65 (2H), 3,81-3,40 (7H), 3,18-2,60 (9H), 2,39 (1H), 1,93-1,04
(10H). MS (ESI): 619 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(15,2R)-3-[[(3-[2-(acetylamino)ethyl]aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-[2-(acetylamino)ethyl]aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von 33 mg (0,053 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1, in 3 ml wasserfreiem THF bei 0°C wurde mit 0,010 ml (0,058
mmol) N,N-Diisopropylethylamin,
gefolgt von 0,004 ml (0,06 mmol) Acetylchlorid behandelt. Man ließ die so
erhaltene Lösung
unter Rühren
auf RT erwärmen.
Nach 18 Stunden wurde die Lösung
im Vakuum konzentriert, und der Rückstand wurde einer Flashchromatographie
(Silicagel, CH2Cl2/2
M NH3 in MeOH, 95:5) unterzogen, wobei sich
30 mg (86 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3): 7,71-7,00
(10H), 6,90 (1H), 6,40-6,02 (1H), 5,62 (1H), 5,32 (1H), 4,99 (1H),
4,80 (1H), 4,02-3,40 (7H), 3,38-2,60 (8H), 2,20-1,40 (13H). LCMS
(ESI): 661 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-amino-2-oxoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-amino-2-oxoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von 0,100 g (0,163 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat,
1:1 (siehe Beispiel 86) und 5,0 mg (0,033 mmol) K2CO3 in 2 ml Aceton/Wasser, 3:1, wurde mit 0,150
g (1,63 mmol) Harnstoff-Wasserstoffperoxid-Additionsverbindung behandelt
und bei RT gerührt.
Nach 18 Stunden zeigte eine DC (Silicagel, CH2Cl2/MeOH, 95:5) kein verbliebenes Ausgangsmaterial
mehr mit Rf = 0,43, eine neue Hauptkomponente
mit Rf = 0,21 und eine in geringerer Menge
vorhandene Komponente mit Rf = 0,61. Die
Lösung
wurde mit CH2Cl2 verdünnt, mit
Wasser (3 x) gewaschen, über
wasserfreiem MgSO4 getrocknet und konzentriert.
Der Rückstand
wurde einer Flashchromatographie (Silicagel, CH2Cl2/MeOH, 95:5) unterzogen, wobei sich 49 mg
(46 %) des Produkts mit Rf = 0,21 als weißer Schaum
ergaben. 1H-NMR (CDCl3):
7,46-6,92 (11H), 6,60-5,80 (2H), 5,60 (2H), 5,06-4,77 (2H), 4,03-3,40
(7H), 3,24-2,43 (6H), 1,91-1,32 (10H). LCMS (ESI): 633 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
Eine Lösung
von 0,200 g (0,347 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropylcarbamat,
1:1 (siehe Beispiel 31), 0,050 ml (0,70 mmol) Bromacetonitril und
0,12 ml (0,70 mmol) N,N-Diisopropylethylamin
in 5 ml wasserfreiem DMF wurde unter Rühren in einem verschlossenen
Röhrchen
auf 80°C
erwärmt.
Nach 21 Stunden wurde die Lösung
auf RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde in CH2Cl2 gelöst. Die
so erhaltene Lösung
wurde mit wässriger
Salzlösung
(3 x) gewaschen, über
wasserfreiem MgSO4 getrocknet und bis zur
Trockene konzentriert. Das Rohprodukt wurde durch eine Flashchromatographie
(Silicagel, CH2Cl2/MeOH,
95:5) gereinigt, wobei sich 145 mg (67 %) des gewünschten
Produkts als gelbbrauner Feststoff ergaben. 1H-NMR
(DMSO-d6): 7,41 (1H), 7,28-6,99 (9H), 6,83 (1H),
5,46 (1H), 5,20 (1H), 4,82-4,63 (2H), 4,30 (2H), 3,80-3,40 (5H),
3,04-2,60 (5H), 2,40 (1H), 1,98-1,10 (10H). MS (ESI): 615 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[(2-morpholino-2-oxoethyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[(2-morpholino-2-oxoethyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat.
Eine Lösung
von 0,100 g (0,174 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropylcarbamat,
1:1 (siehe Beispiel 31), 54,0 mg (0,261 mmol) N-(Bromacetyl)morpholin und
0,050 ml (0,26 mmol) N,N-Diisopropylethylamin in 4 ml wasserfreiem
DMF wurde unter Rühren
in einem verschlossenen Röhrchen
auf 80°C
erwärmt.
Nach 4,5 Stunden wurde die Lösung
auf RT abgekühlt
und mit weiteren 54,0 mg N-(Bromacetyl)morpholin und 0,050 ml (0,26
mmol) N,N-Diisopropylethylamin
behandelt. Die Lösung
wurde weitere 18 Stunden auf 80°C
erwärmt,
auf RT abgekühlt
und im Vakuum konzentriert. Das Rohprodukt wurde durch eine Flashchromatographie
(Silicagel, EtOAc) gereinigt, wobei sich ein viskoses, gelbes Öl ergab.
Dieses Material wurde in einem minimalen Volumen an CH2Cl2 gelöst,
und die Lösung
wurde unter schnellem Rühren
zu Ether/Hexan, 1:1, gegeben. Ein weißer Feststoff fiel aus, der
durch Filtration aufgenommen und im Vakuum getrocknet wurde. Ausbeute
= 54 mg (44 %). 1H-NMR (DMSO-d6):
7,31-7,06 (7H), 7,03-6,83 (3H), 6,26 (1H), 5,45 (1H), 5,18 (1H),
4,71 (2H), 3,92 (2H), 3,79-3,22 (13H), 3,08-2,60 (5H), 2,39 (1H),
1,95-1,04 (10H). LCMS (ESI): 703 (M+H).
-
Beispiel 88
-
-
N-Methoxy-N-methylbromacetamid.
Eine Lösung
von 4,5 ml (51,3 mmol) Bromacetylbromid und 5,00 g (51,3 mmol) N,O-Dimethylhydroxylaminhydrochlorid
in 80 ml wasserfreiem CH2Cl2 bei
0°C wurde
mit einer Lösung
von 18,7 ml (108 mmol) N,N-Diisopropylethylamin in 40 ml CH2Cl2 durch einen
Zugabetrichter während 10
Minuten behandelt. Eine dunkelbraune Lösung ergab sich, die man auf
RT erwärmen
ließ.
Nach 18 Stunden wurde die Lösung
mit 5 %iger, wässriger
Citronensäure
(3 x) und gesättigtem,
wässrigem
NaHCO3 (3 x) gewaschen, über MgSO4 getrocknet
und konzentriert, wobei sich ein dunkelbraunes Öl ergab. Dieses Material wurde
einer Flashchromatographie (Hexan/EtOAc, 8:2 bis 6:4) unterzogen,
wobei sich 2,97 g (32 %) des gewünschten
Produkts als gelbbraune Flüssigkeit
ergaben. 1H-NMR (CDCl3):
4,22 (2H), 3,72 (3H), 3,20 (3H).
-
-
(3R,3aS,6aR)-Hexahydrofuro(2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[methoxy(methyl)amino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[methoxy(methyl)amino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Eine Lösung
von 0,100 g (0,174 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (siehe Beispiel 31), 40,0 mg (0,210 mmol) N-Methoxy-N-methylbromacetamid
und 0,040 ml (0,21 mmol) N,N-Diisopropylethylamin
in 3 ml wasserfreiem DMF wurde unter Rühren in einem verschlossenen
Röhrchen
auf 80°C
erwärmt.
Nach 24 Stunden wurde die Lösung
auf RT abgekühlt und
mit weiteren 20,0 mg N-Methoxy-N-methylbromacetamid und 0,020 ml
N,N-Diisopropylethylamin behandelt. Die Lösung wurde erneut auf 80°C erwärmt. Nach
weiteren 18 Stunden wurde die Lösung
auf RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde in CH2Cl2 gelöst. Die
Lösung
wurde mit gesättigter, wässriger
Salzlösung
(3 x) gewaschen, über
MgSO4 getrocknet und bis zur Trockene konzentriert.
Das Rohprodukt wurde durch eine Flashchromatographie (Silicagel,
Hexan/EtOAc, 85:15) gereinigt, wobei sich 40 mg (34 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,40-6,84 (11H), 5,62 (1H), 5,18-4,87 (2H), 4,81 (1H), 4,05 (2H),
3,99-3,53 (8H), 3,26-2,70 (9H), 1,92-1,41 (10H). LCMS (ESI): 677
(M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Eine Lösung
von 0,100 g (0,163 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(3-[(cyanomethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-2-hydroxypropylcarbamat,
1:1 (siehe Beispiel 86) und 5,0 mg (0,033 mmol) K2CO3 in 2 ml Aceton/Wasser, 3:1, wurde mit 0,150
g (1,63 mmol) Harnstoff-Wasserstoffperoxid-Additionsverbindung behandelt
und bei RT gerührt.
Nach 18 Stunden zeigte eine DC (Silicagel, CH2Cl2/MeOH, 95:5) kein verbliebenes Ausgangsmaterial
mehr mit Rf = 0,43, eine neue Hauptkomponente
mit Rf = 0,21 und eine in geringerer Menge
vorhandene Komponente mit Rf = 0,61. Die
Lösung
wurde mit CH2Cl2 verdünnt, mit
Wasser (3 x) gewaschen, über
wasserfreiem MgSO4 getrocknet und konzentriert.
Der Rückstand
wurde einer Flashchromatographie (Silicagel, CH2Cl2/MeOH, 95:5) unterzogen, wobei sich 15 mg
(15 %) des Produkts mit Rf = 0,61 als weißer Schaum
ergaben. 1H-NMR (CDCl3):
8,62 (1H), 8,51 (1H), 8,06 (1H), 7,75 (1H), 7,31-7,14 (6H), 5,65 (1H),
5,08-4,78 (3H), 3,98-3,57 (5H), 3,22-2,60 (6H), 1,95-1,40 (10H).
LCMS (ESI): 606 (M+H).
-
Beispiel 90
-
-
(3R,4S)-4-Amino-1-(cyclopentyloxy)-5-phenyl-1-(6-chinoxalinylsulfonyl)-3-pentanol.
Ein Gemisch aus tert-Butyl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat
(563 mg, 1,01 mmol) und Trifluoressigsäure (5 ml) wurde unter Argonatmosphäre 0,5 h
gerührt.
Die Säure
wurde im Vakuum entfernt, und der Rückstand wurde zwischen Dichlormethan
und 1 N Natriumhydroxid verteilt. Die organische Schicht wurde abgetrennt,
und die wässrige
Schicht wurde erneut mit Dichlormethan extrahiert. Die vereinigten
organischen Schichten wurden über
wasserfreiem Natriumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Das Rohprodukt wurde auf Silicagel mit Flashqualität unter
Eluieren mit Dichlormethan:Methanol (98:2) gereinigt. Fraktionen,
die das Produkt enthielten, wurden vereinigt und im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3R,4S)-4-Amino-1-(cyclopentyloxy)-5-phenyl-1-(6-chinoxalinylsulfonyl)-3-pentanol
als Schaum (379 mg, 82 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,66 (m, 11H), 2,51 (m,
1H), 2,86 (m, 1H), 3,07 (m, 1H), 3,23 (m, 1H), 3,32 (m, 1H), 3,84
(m, 1H), 4,90 (m, 1H), 7,20 (m, 5H), 8,16 (m, 1H), 8,28 (d, 1H),
8,70 (m, 1H), 8,99 (m, 2H). MS (ESI): 457 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat.
Ein Gemisch aus (3R,4S)-4-Amino-1-(cyclopentyloxy)-5-phenyl-1-(6-chinoxalinylsulfonyl)-3-pentanol
(50 mg, 0,110 mmol), (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(37,3 mg, 0,121 mmol) und N,N-Diisopropylethylamin (47,8 μl, 0,274
mmol) wurde unter Argonatmosphäre
in ungefähr
1,5 ml Acetonitril vereinigt. Nach 16-stündigem Rühren bei Umgebungstemperatur
wurde das Lösungsmittel
im Vakuum entfernt, und der Rückstand
wurde in Ethylacetat gelöst
und dreimal mit 5 %igem (Gew./Vol.), wässrigem Kaliumcarbonat gewaschen.
Die vereinigten wässrigen
Schichten wurden mit Ethylacetat zurückextrahiert. Die vereinigten
organischen Schichten wurden mit Salzlösung gewaschen, über wasserfreiem
Magnesiumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Das Rohprodukt wurde auf einer präparativen DC-Platte (20 × 20 cm,
1000 μM)
unter Eluieren mit Dichlormethan:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 3:1,
eluiert, filtriert und im Vakuum eingedampft. Der verbliebene Feststoff
wurde unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat
(53 mg, 79 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,58 (m, 6H), 1,81 (m, 4H), 2,80 (m,
1H), 2,95 (m, 4H), 3,17 (m, 1H), 3,65 (m, 2H), 3,88 (m, 4H), 4,85
(m, 2H), 4,98 (m, 1H), 5,62 (d, 1H), 7,21 (m, 5H), 8,08 (m, 1H),
8,26 (d, 1H), 8,63 (m, 1H), 9,00 (m, 1H). MS (ESI): 613 (M+H).
-
-
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)(benzotriazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
(3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(280 mg, 0,666 mmol) (Schritt 2, Beispiel 54), Benzotriazol-5-sulfonylchlorid (140
mg, 0,666 mmol) und wasserfreies Diisopropylethylamin (0,04 ml,
0,238 mmol) wurden in wasserfreiem Tetrahydrofuran (5 ml) in einem
25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion wurde
24 Stunden gerührt
und im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54,
beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich das Produkt als weißer Schaum
(70 mg, 0,116 mmol, 17 %) ergab. 1H-NMR (d6-DMSO) δ: 8,42 (bs,
1H), 8,16 (bs, 1H), 7,84 (bs, 1H), 7,26-7,15 (m, 5H), 5,51-5,47
(m, 1H), 5,31-5,28 (m, 1H), 4,85-4,70 (m, 2H), 4,12 (m, 1H), 3,79-1,15
(m, 21H). MS (ES): 602 (M+1), 600 (M-1).
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)(benzotriazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]- 2-hydroxypropylcarbamat (Schritt
1, Beispiel 55) (130 mg, 0,330 mmol), Benzotriazol-5-sulfonylchlorid (72
mg, 0,330 mmol) und wasserfreies Diisopropylethylamin (0,06 ml,
0,330 mmol) wurden in wasserfreiem Tetrahydrofuran (5 ml) in einem
25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion wurde
24 Stunden gerührt
und im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54,
beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative Silicagel-DC
unter Verwendung von Chloroform:Methanol, 90:10, als Elutionsmittel
gereinigt, wobei sich das Produkt als weißer Film (56 mg, 0,0973 mmol,
30 %) ergab. 1H-NMR (d6-DMSO) δ: 8,43 (bs,
1H), 8,14 (m, 1H), 7,83 (m, 1H), 7,27-7,15 (m, 5H), 4,86-4,66 (m,
3H), 4,23-3,02 (m, 13H), 1,93-1,40 (m, 8H). MS (ES): 576 (M+1), 574
(M-1).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[[4-(benzyloxy)phenyl]sulfonyl(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(3,5 mmol, 807 mg), 3-Phenoxybenzolsulfonylchlorid (3,5 mmol, 1,0
g) und Diisopropylethylamin (5,3 mmol, 0,924 ml) wurden in wasserfreiem
THF (10 ml) gelöst,
und die Lösung
wurde bei Raumtemperatur unter Stickstoff 72 Stunden gerührt. Die
Reaktion wurde unter Vakuum bis zu einem weißen Feststoff konzentriert,
in Ethylacetat gelöst, mit
1 N HCl, 1 N NaOH und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und konzentriert. Das Rohprodukt wurde
durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1) gereinigt
und ergab 1,08 g (50 %) eines weißen Feststoffes. Anmerkung:
Das 3-Phenoxybenzolsulfonylchlorid
wurde aus 4-Bromphenylbenzylether hergestellt (Corrie, J.; Papageorgiou,
G., J. Chem. Soc., Perkin Trans. 1, 1996, 1583). Rf =
0,3 (Hexan/Ethylacetat, 5:1); 1H-NMR (CDCl3): δ 7,69
(2H, d), 7,41-7,28 (5H, m), 7,27-7,19 (6H, m), 7,03 (2H, d), 5,11
(2H, s), 4,79 (1H, m), 4,56 (1H, m), 3,79 (2H, bs), 3,31 (1H, bs),
3,02 (1H, m), 2,91 (2H, m), 2,79 (1H, m), 1,85-1,67 (4H, m), 1,67-1,43
(4H, m), 1,32 (9H, s).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[[3-(benzyloxy)phenyl]sulfonyl(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
Diese Verbindung wurde unter denselben Bedingungen, die für das tert-Butyl-N-(1S,2R)-1-benzyl-3-[[4-(benzyloxy)phenyl]sulfonyl(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
beschrieben wurden, hergestellt. Rf = 0,3
(Hexan/Ethylacetat, 5:1); 1H-NMR (CDCl3): δ 7,44-7,30
(8H, m), 7,29-7,16 (7H, m), 5,08 (2H, s), 4,79 (1H, m), 4,53 (1H,
m), 3,78 (2H, bs), 3,34 (1H, bs), 3,06 (1H, m), 2,91 (2H, m), 1,85-1,66
(4H, m), 1,66-1,43 (4H, m), 1,32 (9H, s).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[
(4-(benzyloxy)phenyl]sulfonyl(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
Diese Verbindung wurde (aus Beispiel 93) unter den Bedingungen,
die für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
beschrieben wurden, hergestellt. Rf = 0,2
(Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,70
(2H, d), 7,44-7,31 (5H, m), 7,29-7,11 (6H, m), 7,05 (2H, d), 5,63
(1H, s), 5,11 (2H, s), 5,00 (1H, m), 4,88-4,74 (2H, m), 3,96-3,78
(4H, m), 3,67 (2H, m), 3,08 (1H, bs), 3,05-2,94 (2H, m), 2,90 (2H, m),
2,81 (2H, m), 1,87-1,68 (4H, m), 1,68-1,44 (4H, m).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-([3-(benzyloxy)phenyl]sulfonyl(cyclopentyloxy)amino]-2-hydroxypropylcarbamat.
Diese Verbindung wurde (aus Beispiel 94) unter den Bedingungen, die
für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
beschrieben wurden, hergestellt. Rf= 0,2 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,48-7,30
(8H, m), 7,30-7,11 (7H, m), 5,59 (1H, s), 5,09 (2H, s), 4,97 (1H,
m), 4,78 (2H, m), 3,95-3,77 (4H, m), 3,71-3,57 (2H, m), 3,12 (1H,
bs), 3,05-2,90 (3H, m), 2,90-2,72 (3H, m), 1,88-1,67 (4H, m), 1,67-1,42
(4H, m).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-hydroxyethoxy)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Diese Verbindung wurde (aus Beispiel 44) unter denselben Bedingungen
wie in Beispiel 42, (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[4-(2-hydroxyethoxy)phenyl)sulfonylamino)-2-hydroxypropyl]carbamat,
hergestellt. Rf = 0,1 (Hexan/Ethylacetat,
1:1); 1H-NMR (CDCl3): δ 7,47-7,14
(10H, m), 5,63 (1H, s), 5,00 (1H, m), 4,88-4,70 (2H, m), 4,12 (2H,
m), 3,98 (2H, m), 3,94-3,72 (5H, m), 3,72-3,51 (2H, m), 3,14 (1H,
bs), 3,07-2,69 (5H, m), 2,20 (1H, bs), 1,89-1,69 (4H, m), 1,69-1,42
(4H, m); MS (ESI): M+H = 621.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[4-(2-morpholinoethoxy)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Diethylazodicarboxylat (0,17 mmol, 0,027 ml) wurde unter Rühren und
Stickstoff in eine Lösung
aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(Beispiel 41) (0,13 mmol, 75 mg), Triphenylphosphin (0,16 mmol,
43 mg), 4-(2-Hydroxyethyl)morpholin (0,16 mmol, 0,020 ml) und wasserfreiem
THF (0,5 ml) gespritzt. Die Reaktion wurde 3 Stunden bei Raumtemperatur
gerührt
und dann unter Vakuum bis zu einem viskosen Öl konzentriert. Das Rohprodukt
wurde direkt durch eine Silicagelflashchromatographie (Hexan/Ethylacetat,
1:1) gereinigt, wobei sich 50 mg (56 %) eines weißen Feststoffes
ergaben. Rf = 0,15 (Ethylacetat); 1H-NMR (CDCl3): δ 7,70 (2H,
d), 7,30-7,10 (6H, m), 6,99 (2H, d), 5,63 (1H, s), 5,00 (1H, m),
4,86-4,73 (2H, m), 4,16 (2H, m), 3,97-3,79 (4H, m), 3,78-3,58 (6H,
m), 3,15-2,69 (9H, m), 2,57 (4H, m), 1,88-1,66 (4H, m), 1,66-1,43
(4H, m); MS (ESI): M+H = 690.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-morpholinoethoxy)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Diese Verbindung wurde aus Beispiel 44 unter denselben Bedingungen,
die für
die Herstellung von Beispiel 98, (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[4-(2-morpholinoethoxy)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat,
verwendet wurden, hergestellt. Rf = 0,15
(Ethylacetat); 1H-NMR (CDCl3): δ 7,44-7,14
(10H, m), 5,62 (1H, s), 5,00 (1H, m), 4,79 (2H, m), 4,16 (2H, m),
3,98-3,60 (10H, m), 3,12 (1H, bs), 3,02-2,71 (8H, m), 2,58 (4H,
m), 1,90-1,72 (4H, m), 1,72-1,42 (4H, m); MS (ESI): M+H = 690.
-
Beispiel 100
-
Schritt
1: Phosphatester
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-([(3-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
-
Eine
Lösung
von 0,792 g (2,18 mmol) tert-Butyl-N-(1S,2R)-1-benzyl-3- [(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Beispiel 54), 0,445 g (2,4 mmol) m-Nitrobenzolsulfonylchlorid und 0,35
ml (2,5 mmol) Triethylamin in 10 ml Tetrahydrofuran wurde bei RT
12 h gerührt,
mit Ethylacetat verdünnt
und mit 1 N HCl und gesättigtem
Natriumhydrogencarbonat extrahiert. Eine Reinigung auf Silicagel
ergab das gewünschte
Sulfonamid, das mit 50 ml Trifluoressigsäure/Dichlormethan, 1:1, 1 h
bei RT behandelt wurde. Das Abdampfen der flüchtigen Bestandteile und Verteilen
zwischen Ethylacetat und 1 N Natriumhydroxid ergaben die freie Base, die
mit 0,885 g (3 mmol) (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat,
10 mg Dimethylaminopyridin und 0,7 ml Triethylamin in 20 ml Tetrahydrofuran
12 h bei RT behandelt wurde. Das so erhaltene Gemisch wurde auf
ein Bett aus Silicagel geladen und mit 50 % bis 100 % Ethylacetat-Hexan
eluiert, wobei sich die gewünschte
Verbindung (750 mg) als weißer
Schaum ergab.
-
-
Eine
Lösung
von 60,5 mg (0,1 mmol) des in Schritt 1 vorstehend erhaltenen Materials,
0,042 ml (0,125 mmol) Diisopropylaminodibenzylphosphit und 9 mg
(0,13 mmol) Tetrazol in 2 ml Dichlormethan wurde 3 h bei RT gerührt und
dann auf ein Bett aus Silicagel geladen und mit 30 % Ethylacetat-Hexan
eluiert, wobei sich die Phosphit-Zwischenverbindung ergab, die erneut
in 3 ml Acetonitril gelöst
und mit 48,3 mg (0,15 mmol) Iodosobenzoldiacetat behandelt wurde.
Das Gemisch wurde bei RT 1 h gerührt
und dann auf einen Pfropfen aus Silicagel geladen und mit 80 % Ethylacetat-Hexan
eluiert. Der so erhaltene Phosphatester wurde als weißer Schaum
(48 mg) erhalten, der erneut in 50 ml Methanol gelöst und mit
ca. 50 mg 5 % Palladium auf Kohle behandelt wurde. Das Gemisch wurde
8 h mit 5,5 psi hydriert, filtriert und eingedampft. Die Reinigung
auf einer halbpräparativen
C18-HPLC ergab das gewünschte Phosphat (6 mg) als
weißen,
flockigen Feststoff. 1H-NMR (Methanol-d4): 1,4-2,0 (14H), 2,65 (1H), 2,9 (1H), 3,2
(2H), 3,55 (1H), 3,6-4,0 (4H), 4,4 (1H), 4,65 (1H), 4,8 (2H), 5,6
(1H), 7,2-7,6 (9H). 31P-NMR: 1,1 ppm. MS
(LC-MS): 656 (MH+).
-
-
Phosphatester
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Eine Lösung
von 0,6 g (1 mmol) (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(Beispiel 102), 0,42 ml (1,25 mmol) Diisopropylaminodibenzylphosphit und
0,09 g (1,25 mmol) Tetrazol in 10 ml Dichlormethan wurde bei RT
12 h gerührt.
Das Gemisch wurde auf einen Pfropfen aus Silicagel geladen und mit
40 % Ethylacetat-Hexan eluiert, wobei sich das gewünschte Phosphit
ergab. 250 mg des so erhaltenen Materials wurden in 15 ml Acetonitril
gelöst
und mit 0,19 g (0,6 mmol) Iodosobenzoldiacetat behandelt. Nach 2
h bei RT wurde das Gemisch mit Ethylacetat verdünnt und mit 1 N HCl und 1 N
NaOH extrahiert. Die flüchtigen
Bestandteile wurden entfernt, und der Rückstand wurde auf Silicagel
chromatographiert, wobei sich 220 mg des geschützten Phosphats als weißer Schaum
ergaben. 100 mg des so erhaltenen Materials wurden in 20 ml Methanol
gelöst
und mit ca. 20 mg 5 % Palladium auf Kohle behandelt. Eine 1-stündige Hydrierung
mit 50 psi und Filtration ergaben die gewünschte Säure, die in 2 M methanolischem
Ammoniak gelöst
und erneut eingedampft wurde. Das Ammoniumsalz wurde als weißer Feststoff
(65 mg) isoliert. 1H-NMR (Methanol-d4): 1,5-2,2 (14H), 2,7 (1H), 2,9 (3H), 3,15
(1H), 3,4-4 (5H), 3,97 (3H), 4,2-4,7 (2H), 4,9 (2H), 5,6 (1H), 7,2
(3H), 7,3 (4H), 7,85 (2H). 31P-NMR: 0,08
ppm MS (LC-MS): 671 (MH+).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Diese Verbindung wurde auf eine zu Beispiel 29 analoge Art und Weise unter
Verwendung des geeigneten optisch reinen, aktivierten Carbonats
erhalten. 1H-NMR (CDCl3):
1,4-1,9 (12H), 2,75 (2H), 2,9 (1H), 3,1 (2H), 3,65 (2H), 3,9 (6H),
4,75 (2H), 5,00 (1H), 5,62 (1H), 7,0 (2H), 7,15 (5H), 7,75 (2H).
-
Beispiel 103
-
Unter
Verwendung von chiralen Ausgangsmaterialien, wie für Beispiel
86 dargestellt, hergestellt.
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-(carbomethoxyamino)indazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat. 1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1-carbomethoxy-3-(carbomethoxyamino)indazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(Beispiel 120) (40 mg, 0,057 mmol) und Lithiumiodid (23 mg, 0,17 mmol)
wurden in Pyridin (3 ml) in einem 10 ml Rundkolben gelöst und 2
Stunden auf 95°C
erwärmt.
Man ließ die
Reaktion abkühlen
und konzentrierte sie dann im Vakuum. Das Produkt wurde durch eine
präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich ein beiger Feststoff (35 mg,
0,054 mmol, 95 %) ergab. 1H-NMR (d6-DMSO) δ:
13,12 (s, 1H), 10,26 (s, 1H), 8,42 (s, 1H), 7,62 (m, 2H), 7,25-7,09
(m, 6H), 5,12 (d, J = 6,2 Hz, 1H), 4,76-4,18 (m, 5H), 3,76-2,91
(m, 9H), 3,66 (s, 3H), 1,90-1,40 (m, 8H). MS (ES): 648 (M+1), 646
(M-1).
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-[(3-chlorpropionyl)amino]-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-1
H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat (Schritt 2, Beispiel
8) (65 mg, 0,116 mmol), 3-Chlorpropionylchlorid (0,01 ml, 0,116
mmol) und 4,4-Dimethylaminopyridin wurden in wasserfreiem THF (5
ml) in einem 25 ml Rundkolben unter Stickstoff vereinigt. Die Reaktion
wurde 18 Stunden gerührt
und dann im Vakuum konzentriert. Nach der in Schritt 3, Beispiel
54, beschriebenen Aufarbeitung wurde der Rückstand durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol:Wasser, 10:3:0,5,
als Elutionsmittel gereinigt, wobei sich das Produkt als weißer Feststoff
(17 mg, 0,026 mmol, 22 %) ergab. 1H-NMR
(d6-DMSO) δ: 7,55-6,62 (m, 8H), 5,08 (bs,
1H), 4,62 (bs, 1H), 4,15 (bs, 1H), 3,57 (m, 2H), 3,10-1,40 (m, 16H),
1,18 (s, 9H). MS (ES): 650, 652 (M+1).
-
Beispiel 106
-
Wie
in Beispiel 8, Schritt 2, dargestellt, hergestellt.
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-1-methyl-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
und tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-3-methyl-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino-1H-benzimidazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(Schritt 2, Beispiel 8) (120 mg, 0,214 mmol), Methyliodid (0,03
ml, 0,429 mmol) und wasserfreies Diisopropylethylamin (0,07 ml,
0,429 mmol) wurden in wasserfreiem THF (5 ml) in einem 25 ml Rundkolben
unter Stickstoff vereinigt. Die Reaktion wurde 18 Stunden unter
Rückfluss
erhitzt und dann im Vakuum konzentriert. Nach der in Schritt 3,
Beispiel 54, beschriebenen Aufarbeitung wurde der Rückstand
durch eine präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich das Produkt als Gemisch aus
zwei Verbindungen, die in der 1- und 3-Stellung des Imidazolrings
methyliert waren (76 mg, 0,133 mmol, 62 %), ergab. LC-MS: 574 (M+1),
572 (M-1).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-aminoindazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat. (3R,3aS,6aR)- Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1-carbomethoxy-3-aminoindazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(100 mg, 0,148 mmol) und Lithiumiodidhydrat (50 mg, 0,37 mmol) wurden
in Pyridin (3 ml) in einem 10 ml Rundkolben gelöst und 5 Stunden auf 75°C erwärmt. Man
ließ die
Reaktion abkühlen
und konzentrierte sie dann im Vakuum. Das Produkt wurde durch eine
präparative
Silicagel-DC unter Verwendung von Chloroform:Methanol, 90:10, als
Elutionsmittel gereinigt, wobei sich ein Glas (76 mg, 0,124 mmol,
84 %) ergab. 1H-NMR (d6-DMSO):
12,05 (s, 1H), 8,35 (m, 1H), 7,56-7,14 (m, 7H), 5,86 (bs, 2H), 5,50
(d, J = 5,2 Hz, 1H), 5,22 (d, J = 6,5 Hz, 1H), 4,85-4,79 (m, 2H),
3,78-1,14 (m, 22H). MS (ES): 616 (M+1), 614 (M-1).
-
Beispiel 109
-
-
N1-(Cyclopentyloxy)-4-(methoxymethoxy)-1-benzolsulfonamid.
Das 4-Methoxymethoxybenzolsulfonylchlorid
(2,4 mmol, 568 mg) wurde aus methylmethoxygeschütztem 4-Bromphenol (Corrie,
J.; Papageorgiou, G., J. Chem. Soc., Perkin Trans. 1, 1996, 1583)
hergestellt und in Gegenwart von Diisopropylethylamin (3,6 mmol,
0,628 ml) und wasserfreiem THF mit Cyclopentylhydroxylamin (2,4
mmol, 243 mg) vereinigt. Die Reaktion wurde unter Stickstoff 36
Stunden bei Raumtemperatur gerührt
und unter Vakuum konzentriert. Das so erhaltene Öl wurde in Ethylacetat verdünnt, mit
1 N HCl, 5 %igem Kaliumcarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Rohprodukt wurde unter Vakuum konzentriert und durch eine
Silicagelchromatographie (Hexan/Ethylacetat, 5:1), gefolgt von Kristallisation
aus Ether/Hexan gereinigt. Die Reaktion erzeugte 173 mg (24 %) weiße Kristalle.
Rf = 0,15 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,82 (2H,
d), 7,12 (2H, d), 6,67 (1H, s), 5,23 (2H, s), 4,58 (1H, m), 3,47
(3H, s), 1,84-1,64 (4H, m), 1,64-1,43 (4H, m).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxymethoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
N1-(Cyclopentyloxy)-4-methoxymethoxy-1-benzolsulfonamid
(0,57 mmol, 173 mg) wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(0,46 mmol, 121 mg) und wasserfreiem THF (1 ml) unter Stickstoff
vereinigt. Die Phosphazinbase P<t/4>t-Bu (0,09 mmol, 0,092
ml, 1 M in Hexan) wurde unter Rühren
in die Lösung
gespritzt. Man ließ die
Reaktion 4 Stunden bei Raumtemperatur rühren, und sie wurde durch die
Zugabe von ein paar Tropfen Eisessig gestoppt. Das Reaktionsprodukt
wurde bis zu einem Öl
konzentriert und zwischen Ethylacetat und 1 N HCl verteilt. Die
organische Schicht wurde abgetrennt und mit 1 N NaOH und Salzlösung gewaschen, über Magnesiumsulfat
getrocknet und unter Vakuum bis zu einem klaren Öl konzentriert. Das Rohprodukt
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 5:1) und
Kristallisation aus Ether/Hexan gereinigt, wobei 110 mg (43 %) weiße Kristalle
bereitgestellt wurden. Rf = 0,5 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3):
7,69 (2H, d), 7,31-7,16 (6H, m), 7,11 (2H, d), 5,21 (2H, s), 4,83-4,75
(1H, m), 4,61-4,51 (1H, m), 3,85-3,70 (2H, m), 3,47 (3H, s), 3,12-2,95
(1H, m), 2,95-2,87 (2H, m), 2,87-2,68 (1H, m), 1,86-1,66 (4H, m), 1,66-1,43
(4H, m), 1,33 (9H, s); MS (ESI): M+H = 565.
-
-
(3S)-Tetrahydro-3-furanyl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat.
Ein Gemisch aus (3R,4S)-4-Amino-1-(cyclopentyloxy)-5-phenyl-1-(6-chinoxalinylsulfonyl)-3-pentanol
(50 mg, 0,110 mmol), 2,5-Dioxo-1-pyrrolidinyl-[(3S)-tetrahydro-3-furanyl]carbonat
(28 mg, 0,121 mmol, WO 94/05639) und N,N-Diisopropylethylamin (47,8 μl, 0,274
mmol) wurde unter Argon bei Umgebungstemperatur in ungefähr 1,5 ml
Acetonitril vereinigt. Nach ungefähr 16-stündigem Rühren bei Umgebungstemperatur
wurde das Reaktionsgemisch im Vakuum eingedampft und zwischen Ethylacetat
und wässrigem
Kaliumcarbonat (5 %ig, Gew./Vol.) verteilt. Die Schichten wurden
getrennt, und die wässrige
Schicht wurde mit Ethylacetat zurückextrahiert. Die vereinigten
organischen Schichten wurden zweimal mit 1 N Natriumhydrogensulfat
gewaschen. Die sauren Schichten wurden vereinigt und mit Ethylacetat
zurückextrahiert. Die
vereinigten organischen Schichten wurden mit Salzlösung gewaschen, über wasserfreiem
Magnesiumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 1000 μM)
unter Eluieren mit Dichlormethan:Methanol, 93:7, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 3:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde mit mehreren Tropfen Methanol kristallisiert. Der verbliebene
Feststoff wurde unter Hochvakuum getrocknet, wobei (3S)-Tetrahydro-3-furanyl-N-[(1S,2R)-1-benzyl-4-(cyclopentyloxy)-2-hydroxy-4-(6-chinoxalinylsulfonyl)butyl]carbamat
(54 mg, 86 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,61 (m, 5H), 1,86 (m, 4H), 2,09 (m,
1H), 2,97 (m, 3H), 3,20 (m, 2H), 3,80 (m, 6H), 4,83 (m, 1H), 4,93
(m, 1H), 5,14 (m, 1H), 7,28 (m, 5H), 8,13 (m, 1H), 8,31 (d, 1H),
8,69 (d, 1H), 9,05 (s, 2H). MS (ESI): 571 (M+H).
-
Beispiel 111
-
-
(1S,2R)-1-Benzyl-3-(tert-butyloxy)[(phenyl)sulfonyl]amino-2- hydroxypropylaminhydrochlorid.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(tert-butyloxy)[(phenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(Beispiel 112, Schritt 2) (0,060 g, 0,12 mmol) wurde in EtOAc (50
ml) gelöst.
Trockenes Salzsäuregas
wurde unter Rühren 15
Minuten bei –10°C durch die
Lösung
geleitet. Die Reaktion wurde auf Umgebungstemperatur erwärmt, das Lösungsmittel
wurde im Vakuum entfernt, und der so erhaltene rohe Rückstand
wurde direkt in der nächsten Reaktion
verwendet.
-
-
(3S)-Tetrahydro-3-furanyl-N-(1S,2R)-1-benzyl-3-(tert-butyloxy)[(phenyl)sulfonyl]amino-2-hydroxypropylcarbamat.
(1S,2R)-1-Benzyl-3-(tert-butyloxy)[(phenyl)sulfonyl]amino-2-hydroxypropylaminhydrochlorid
(0,12 mmol) wurde mit Diisopropylethylamin (0,064 ml, 0,37 mmol)
in CH2Cl2 (10 ml)
vereinigt. 2,5-Dioxo-1-pyrrolidinyl-[(3S)-tetrahydro-3-furanyl]carbonat
(0,042 g, 0,18 mmol) wurde unter Rühren zu der Reaktion gegeben. Nach
3 h bei Umgebungstemperatur wurde das Reaktionsgemisch im Vakuum
konzentriert, in EtOAc aufgenommen und mit gesätt., wässr. NaHCO3 und
Salzlösung
gewaschen. Die organische Phase wurde über MgSO4 getrocknet,
filtriert, und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine präparative DC
(EtOAc/Hex., 1:1). 0,044 g (67 %) des Produkts wurden als weißer Schaum
gewonnen. Rf = 0,38 (EtOAc/Hex., 1:1), LRMS
(M+H)+ 507,3.
-
Beispiel 112
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(tert-butyloxy)amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S)-1-[(2S)-oxiranyl]-2-phenylethylcarbamat
(0,155 g, 0,59 mmol) und O-(tert-Butyl)hydroxylaminhydrochlorid
(0,089 g, 0,71 mmol) wurden mit Diisopropylethylamin (0,154 ml,
0,88 mmol) in Isopropanol (2 ml) in einem verschlossenen Röhrchen 5
Tage auf 60°C
erwärmt.
Das Reaktionsgemisch wurde im Vakuum konzentriert, in EtOAc aufgenommen
und mit gesätt.,
wässr.
NaHCO3 und Salzlösung gewaschen. Die organische Phase
wurde über
MgSO4 getrocknet, filtriert, und das Lösungsmittel
wurde im Vakuum entfernt. Eine Reinigung durch eine Säulenchromatographie
(1 % MeOH in CH2Cl2)
ergab 100 mg eines weißen
Feststoffes, der direkt in der nächsten
Reaktion verwendet wurde.
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(tert-butyloxy)
[(phenyl)sulfonyl] amino-2-hydroxypropyl)carbamat. tert-Butyl-N-((1S,2R)-1-benzyl-3-(tert-butyloxy)amino-2-hydroxypropyl)carbamat
(0,100 g, 0,28 mmol) wurde mit Diisopropylethylamin (0,075 ml, 0,43
mmol) in CH2Cl2 (10
ml) vereinigt. Benzolsulfonylchlorid (0,060 g, 0,34 mmol) wurde
zugegeben, und die Reaktion wurde bei Raumtemperatur über Nacht
gerührt.
Das Reaktionsgemisch wurde im Vakuum konzentriert, in EtOAc aufgenommen
und mit gesätt.,
wässr.
NaHCO3 und Salzlösung gewaschen. Die organische
Phase wurde über
MgSO4 getrocknet, filtriert, und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine präparative
DC (EtOAc/Hex., 1:1). 0,064 g (46 %) des Produkts wurden als weißer Schaum
gewonnen. Rf = 0,78 (EtOAc/Hex., 1:1), LRMS
(M+H)+ 493,4.
-
-
Ethyl-2-[([2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)ethyl]aminocarbonyl)amino]acetat
und Ethyl-2-[([2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)ethyl]aminocarbonyl)amino]acetat.
Eine Lösung
von 50 mg (0,081 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (Beispiel 83) in 1,5 ml wasserfreiem THF wurde mit 0,010 ml
(0,085 mmol) Ethylisocyanatoacetat behandelt. Die so erhaltene Lösung wurde
bei RT gerührt.
Nach 18 Stunden wurde die Lösung
im Vakuum konzentriert, und der Rückstand wurde einer Flashchromatographie (Silicagel,
CH2Cl2/2 M NH3 in MeOH, 95:5) unterzogen, wobei sich 56
mg (92 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,60-7,06 (13H), 6,00-4,80 (4H), 4,34-2,62 (19H), 2,10-1,43 (10H),
1,32 (3H). LCMS (ESI): 748 (M+H).
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-acetamido)]benzothiazol-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
5,3 μl (1,2 Äq.) Chlortrimethylsilan
wurden zu 21 mg (0,034 mmol) 1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino)]benzothiazol-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(Beispiel 125, Schritt 3), das in 1 ml Dichlormethan gelöst und auf
ungefähr
0°C abgekühlt war,
gegeben. Die Reaktion wurde auf 25°C erwärmt und 45 Minuten gerührt. Triethylamin
(12 μl,
2,5 Äq.),
gefolgt von 100 μl
(1,2 Äq.)
einer verdünnten
Lösung
von (24 μl
Acetylchlorid in 1 ml CH2Cl2)
wurden zugegeben. Die Reaktion wurde bei 25°C 3 Stunden gerührt. 105 μl (3,0 Äq.) 1,0
M Tetrabutylammoniumfluorid wurden zugegeben, und die Reaktion wurde
1 Stunde gerührt.
Das Lösungsmittel
wurde im Vakuum entfernt, und der Rückstand wurde durch eine präparative
Chromatographie gereinigt, wobei sich 8 mg des Carbamats, 114, ergaben.
Eine HPLC zeigte, dass das Material eine Reinheit von mehr als 80
% aufwies. Ret.zeit = 10,48 min. LC/MS, M+H = 649,1.
-
-
1N-(3-Methylsulfonylisobutyryl)-(1S,2R)-1-benzyl-3-(cyclopentyloxy)-[4- methoxyphenylsulfonyl]amino-2-hydroxypropylamin.
(1S,2R)-1-Benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropylamin·Trifluoressigsäuresalz
(0,012 g, 0,03 mmol) wurde mit 3-Methylsulfonylisobuttersäure (0,005
g, 0,03 mmol) und 1-Hydroxybenzotriazolhydrat
(0,004 g, 0,03 mmol) in wasserfreiem DMF (1 ml) vereinigt. Triethylamin
(0,010 ml, 0,05 mmol), gefolgt von 1-(3-Dimethylaminopropyl)-3-ethylcarbodiimidhydrochlorid
(0,009 g, 0,03 mmol) wurden zugegeben. Die Reaktion wurde bei Raumtemperatur
2 Stunden gerührt.
Das Reaktionsgemisch wurde in EtOAc verdünnt und mit gesätt. NaHCO3, 0,5 N KHSO4 und
Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine präparative
DC (EtOAc/Hex., 3:1). 0,010 g (70 %) des Produkts wurden als farbloser
Rückstand gewonnen.
Rf = 0,44 (EtOAc/Hex., 3:1). 1H-NMR
(CDCl3) 8,78 (1H, d), 7,38-7,17 (5H, m),
7,05-6,98 (2H, m), 6,09 (0,5H, d), 5,98 (0,5H, d), 5,80 (1H, m),
4,32 (0,5H, m), 4,20 (0,5H, m), 4,02 (0,5H, m), 3,90 (3H, s), 3,60 (0,5H,
m), 3,49 (1H, m), 3,12-2,96 (2H, m), 2,95-2,70 (4H, m), 1,90-1,70
(4H, m), 1,69-1,50 (4H, m), 1,20 (1,5H, d), 1,00 (1,5H, d). LRMS
(M+H)+ 583,0.
-
Beispiel 116
-
Schritt
1: (3S,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-p-nitrobenzoylester
(A) und (3R,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-p-nitrobenzoylester
(B)
-
In
einen getrockneten Kolben wurde 1 Äq. (3S,3aS,6aR)-3-Hydroxyhexahydrofuro[2,3-b]furan
(200 mg, 1,54 mmol) in 10 ml getrocknetem THF eingebracht. 1,1 Äq. PPh3 (443 mg, 1,69 mmol) und 1,1 Äq. p-Nitrobenzosäure (282
mg, 1,69 mmol) wurden in diese Lösung
eingebracht. Die Lösung
wurde auf 0°C
abgekühlt und
dann wurden 1,2 Äq.
Diethylazodicarboxylat (290 μl,
1,84 mmol) tropfenweise zugegeben. Die Reaktion wurde bei Raumtemperatur
24 h fortgesetzt. Das Lösungsmittel
wurde im Vakuum bis zu einem Öl abgedampft,
das in Dichlormethan gelöst
und mit 1 N Salzsäure,
gesättigtem
Natriumhydrogencarbonat und Salzlösung gewaschen wurde. Die organische
Schicht wurde über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit 20-50 % Ethylacetat in Hexan gereinigt. Fraktionen,
die das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3S,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-p-nitrobenzoylester
(914 mg, 98 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 98 % aufwies; Ret.zeit = 9,88 min. 1H-NMR (CDCl3): 8,14-8,24
(dd, 4H), 5,88 (d, 1H), 5,29 (s, 1H), 4,07-4,17 (m, 2H), 3,83-3,93
(m, 2H), 2,97 (m, 1H), 2,19-2,28 (m, 1H), 1,86-1,98 (m, 1H).
-
Schritt
2: (3S,3aS,6aR)-3-Hydroxyhexahydrofuro[2,3-b]furan
(C) und (3R,3aR,6aS)-3-Hydroxyhexahydrofuro[2,3-b]furan
(D)
-
1 Äq. (3R,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-p-nitrobenzoylester
(1,34 g, 4,82 mmol) in 20 ml Methanol wurde in einen Kolben eingebracht.
1 Äq. Lithiumhydroxid
(202 mg, 4,82 mmol) wurde in diese Lösung bei Raumtemperatur eingebracht.
Nach 45 min wurde das Lösungsmittel
im Vakuum bis zu einem Öl
abgedampft, das auf Silicagel mit Flashqualität unter Eluieren mit 50-100
% Ethylacetat in Hexan gereinigt wurde. Fraktionen, die das Produkt
enthielten, wurden vereinigt, im Vakuum eingedampft und unter Hochvakuum
getrocknet, wobei (3R,3aR,6aS)-3-Hydroxyhexahydrofuro[2,3-b]furan
(401 mg, 80 %) bereitgestellt wurde. 1H-NMR
(CDCl3): 5,82 (s 1H), 4,15 (s, 1H), 3,74-3,94
(m, 4H), 2,72-2,76 (m, 1H), 2,06-2,14 (m, 1H), 1,99 (s, 1H), 1,60-1,66
(m, 1H).
-
Schritt
3: (3S,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat
(E) und (3R,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat
(F)
-
1 Äq. (3S,3aS,6aR)-3-Hydroxyhexahydrofuro[2,3-b]furan
(210 mg, 1,61 mmol) in 5 ml getrocknetem Dichlormethan wurde in
einen getrockneten Kolben eingebracht. 1 Äq. p-Nitrobenzylchlorformiat (325 mg, 1,61 mmol)
und 1 Äq.
N-Methylmorpholin (177 μl,
1,61 mmol) wurden in diese Lösung
eingebracht. Die Reaktion wurde bei Raumtemperatur 24 h fortgesetzt.
Der Niederschlag wurde abfiltriert, und das Lösungsmittel wurde im Vakuum
bis zu einem Öl
abgedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit 50 % Ethylacetat in Hexan gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3S,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat
(350 mg, 99 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 99 % aufwies; Ret.zeit = 8,8 min. 1H-NMR
(CDCl3): 7,28-8,25 (dd, 4H), 5,88 (d, 1H),
5,05 (s, 1H), 4,04-4,15 (m, 2H), 3,80-3,91 (m, 2H), 2,97-3,01 (m,
1H), 2,18-2,26 (m, 1H), 1,77-1,83 (m, 1H).
-
-
(3R,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropylcarbamat.
1 Äq. N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid· Trifluoressigsäure (40,9
mg, 0,083 mmol) in 1 ml N,N-Dimethylformamid wurde in einen getrockneten
Kolben eingebracht. 1,1 Äq.
(3R,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat (27 mg, 0,091 mmol)
und 5 Äq.
Triethylamin (58 μl,
0,4 mmol) wurden zu dieser Lösung gegeben.
Die Reaktion wurde bei Raumtemperatur 4 Tage fortgesetzt. Das Reaktionsgemisch
wurde in Ethylacetat gelöst
und mit Wasser und Salzlösung
gewaschen. Die organische Schicht wurde über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde auf einer präparativen DC-Platte (20 × 20 cm,
1 mm) unter Eluieren mit 50 % Ethylacetat in Hexan gereinigt. Die
Produktbande wurde entfernt, eluiert (Dichlormethan:Methanol, 4:1),
filtriert und im Vakuum eingedampft und unter Hochvakuum getrocknet,
wobei (3S,3aS,6aR)-Hexahydrofiuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]
amino-2-hydroxypropyl)carbamat
(19,5 mg, 40 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 96 % aufwies; Ret.zeit = 11,88 min. 1H-NMR (CDCl3): 7,65
(d, 2H), 7,13-7,24 (m, 5H), 6,92 (d, 2H), 5,71 (m, 1H), 4,73-4,82 (m,
3H), 3,71-3,91 (m, 7H), 2,68-3,03 (m, 7 H), 2,12 (m, 1H), 1,48-1,74
(m, 10H) und MS (ES+), M+H = 591,0.
-
Beispiel
117 (3S,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]
amino-2-hydroxypropylcarbamat
-
1 Äq. N1-[(2R,3S)-3-Amino-2-hydroxy-4-phenylbutyl]-N1-(cyclopentyloxy)-4-methoxy-1-benzolsulfonamid·Trifluoressigsäure (40,2
mg, 0,081 mmol) in 1 ml N,N-Dimethylformamid wurde in einen getrockneten
Kolben eingebracht. 1,1 Äq.
(3S,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(4-nitrophenyl)carbonat
(26 mg, 0,089 mmol) und 5 Äq.
Triethylamin (56 μl,
0,4 mmol) wurden zu dieser Lösung
gegeben. Die Reaktion wurde bei Raumtemperatur 4 Tage fortgesetzt.
Das Reaktionsgemisch wurde in Ethylacetat gelöst und mit Wasser und Salzlösung gewaschen.
Die organische Schicht wurde über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde auf einer präparativen DC-Platte (20 × 20 cm,
1 mm) unter Eluieren mit 50 % Ethylacetat in Hexan gereinigt. Die
Produktbande wurde entfernt, eluiert (Dichlormethan:Methanol, 4:1),
filtriert und im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei (3S,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(18,4 mg, 38 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 96 % aufwies; Ret.zeit = 11,8 min. 1H-NMR
(CDCl3): 7,65 (d, 2H), 7,13-7,24 (m, 5H), 6,92
(d, 2H), 5,71 (m, 1H), 4,73-4,82 (m, 3H), 3,71-3,91 (m, 7H), 2,68-3,03
(m, 7H), 2,12 (m, 1H), 1,48-1,74 (m, 10H) und MS (ES+), M+H = 591,0.
-
-
Phosphatester
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-N-methylaminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von 0,145 g (0,25 mmol) (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-N-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(Beispiel 77), 0,042 ml (0,3 mmol) Triethylamin und 0,081 g (0,3
mmol) 2,4-Dinitrobenzolsulfonylchlorid in 2 ml Tetrahydrofuran wurde
mit 0,2 ml Pyridin und 0,03 g 4-N,N-Dimethylaminopyridin behandelt
und bei RT über
Nacht gerührt.
Das Gemisch wurde mit Ethylacetat verdünnt und mit 1 N HCl und gesättigtem
Natriumhydrogencarbonat extrahiert. Eine Chromatographie auf Silicagel
(Ethylacetat-Hexan, 1:1) ergab 75 mg eines gelben Schaums, der in
1 ml Dimethylformamid gelöst
und mit 0,03 ml Iodmethan und 0,06 ml Triethylamin behandelt wurde.
Das so erhaltene Gemisch wurde 10 h auf 70°C erwärmt und dann eingedampft. Eine
Chromatographie auf Silicagel (40 % Ethylacetat-Hexan) ergab einen
weißen Schaum,
der in 1 ml Acetonitril und 1 ml Dichlormethan gelöst wurde.
Diese Lösung
wurde mit 0,06 ml Dibenzyldiisopropylphosphoramidit und 0,02 g Tetrazol
behandelt. Die so erhaltene Lösung
wurde bei RT 0,5 h gerührt
und eingedampft. Eine Chromatographie auf Silicagel (40 % Ethylacetat-Hexan)
ergab ein farbloses Öl, das
in 1 ml Acetonitril und 1 ml Dichlormethan gelöst und mit 0,2 g Iodosobenzoldiacetat
behandelt wurde. Nach zwei Stunden bei RT wurden die flüchtigen
Bestandteile entfernt, und der Rückstand
wurde erneut in Dichlormethan gelöst. Die Lösung wurde 15 Minuten mit 1,5
ml n-Propylamin behandelt und dann eingedampft. Eine Chromatographie
auf Silicagel (60 % Ethylacetat-Hexan) ergab ein gelbes Öl, das in
20 ml 2 M Ammoniak in Methanol gelöst und mit 5 mg 5 % Palladium
auf Kohle behandelt wurde. Das Gemisch wurde 1 h mit 50 psi hydriert,
filtriert und eingedampft, wobei sich 15 mg eines weißen, pulvrigen
Feststoffes ergaben. 1H-NMR (CD3CN):
1,5-1,9 (13H), 2,75 (1H), 2,8-3,0 (3H), 2,90 (3H), 3,15 (1H), 3,7
(1H), 3,9 (5H), 4,8 (1H), 5,0 (1H), 5,5 (1H), 7,0-7,4 (7H), 7,5
(2H). 31P-NMR (CD3CN):
2,1 ppm. LC-MS: 671 (MH+).
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(1-carbomethoxy-3-(carbomethoxyamino)indazol-5-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(Schritt 1, Beispiel 55) (130 mg, 0,330 mmol), 1-Carbomethoxy-3-(carbomethoxyamino)indazol-5-sulfonylchlorid (110
mg, 0,330 mmol) und wasserfreies Diisopropylethylamin (0,06 ml, 0,330
mmol) wurden in wasserfreiem Tetrahydrofuran (5 ml) in einem 25
ml Rundkolben unter Stickstoff vereinigt. Die Reaktion wurde 24
Stunden gerührt
und im Vakuum konzentriert. Nach der in Schritt 3, Beispiel 54, beschriebenen
Aufarbeitung wurde der Rückstand
durch eine präparative
Silicagel-DC unter Verwendung von Ethylacetat:Hexan, 3:1, als Elutionsmittel
gereinigt, wobei sich das Produkt als Öl (91 mg, 0,129 mmol, 39 %) ergab. 1H-NMR (d6-DMSO): 10,99 (s,
1H), 8,73 (s, 1H), 8,35 (d, J = 8,9 Hz, 1H), 7,95 (d, J = 8,9 Hz,
1H), 7,27-7,16 (m, 5H), 5,24 (d, J = 6,5 Hz, 1H), 4,85-4,63 (m,
3H), 4,06 (s, 3H), 3,80-3,00 (m, 11H), 3,76 (s, 3H), 1,97-1,40 (m,
8H). MS (ES): 706 (M+1), 704 (M-1).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[(2-((methylamino)carbonyl]aminoethyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro(2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(3-[(2-[(methylamino)carbonyl]aminoethyl)amino]phenylsulfonyl)amino]-2-hydroxypropylcarbamat.
Eine Lösung
von 33 mg (0,053 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (Beispiel 83) in 1 ml wasserfreiem 1,4-Dioxan wurde mit 0,003
ml (0,05 mmol) Methylisocyanat behandelt. Die so erhaltene Lösung wurde
bei RT gerührt.
Nach 2 Stunden wurde die Lösung
im Vakuum konzentriert, wobei sich 35 mg (97 %) des gewünschten
Produkts als weißer Schaum
ergaben. 1H-NMR (CDCl3):
7,43-7,01 (13H), 5,76-4,80 (4H), 4,08-2,70 (18H), 1,90-1,30 (10H).
LCMS (ESI): 676 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[(methylsulfonyl)amino]
ethylamino)phenyl] sulfonylamino)-2-hydroxypropyl] carbamat und
(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[(methylsulfonyl)amino]
ethylamino)phenyl] sulfonylamino)-2-hydroxypropyl]carbamat. Eine Lösung von
33 mg (0,053 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (Beispiel 83) in 2 ml wasserfreiem THF bei 0°C wurde mit 0,010 ml (0,059
mmol) N,N-Diisopropylethylamin,
gefolgt von 0,005 ml (0,06 mmol) Methansulfonylchlorid behandelt.
Man ließ die
so erhaltene Lösung
unter Rühren
auf RT erwärmen.
Nach 3 Stunden wurde die Lösung
im Vakuum konzentriert, und der Rückstand wurde einer Flashchromatographie
(Silicagel, CH2Cl2/2
M NH3 in MeOH, 95:5) unterzogen, wobei sich
31 mg (86 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,40-6,81 (12H), 5,62 (1H), 5,43-5,04 (1H), 4,99 (1H), 4,81 (1H),
3,97-2,60 (18H), 1,90-1,30 (10H). LCMS (ESI): 697 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[(3-methoxyphenyl)sulfonyl]amino)-2-hydroxypropyl]carbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
wurde mit Kaliumcarbonat (0,86 mmol, 120 mg), Iodmethan (0,86 mmol,
0,054 ml) und wasserfreiem DMF (0,5 ml) unter Stickstoff vereinigt.
Die Reaktion wurde 3 Stunden bei 50°C gerührt und unter Vakuum bis zu
einem Öl
konzentriert, in Ethylacetat verdünnt, mit destilliertem Wasser und
Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das rohe Reaktionsprodukt wurde konzentriert
und durch eine Silicagelchromatographie (Hexan/Ethylacetat, 1:1)
gereinigt und ergab 51 mg (> 99
%) eines feinen, weißen
Pulvers. Rf = 0,15 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,46-7,39
(1H, m), 7,38-7,32 (1H, m), 7,32-7,13 (8H, m), 5,65-5,60 (1H, m),
5,03-4,94 (1H, m),
4,84-4,71 (2H, m), 3,95-3,84 (5H, m), 3,84 (3H, s), 3,70-3,61 (2H,
m), 3,13 (1H, bs), 3,06-2,72 (5H, m), 1,87-1,69 (4H, m), 1,70-1,54
(4H, m); MS (ESI): M+H = 591.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-(3-(2-[(methoxycarbonyl)amino]ethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[(methoxycarbonyl)amino]ethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Eine Lösung
von 33 mg (0,053 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (Beispiel 83) in 2 ml wasserfreiem THF bei 0°C wurde mit 0,010 ml (0,059
mmol) N,N-Diisopropylethylamin, gefolgt von 0,005 ml (0,06 mmol)
Methylchlorformiat behandelt. Man ließ die so erhaltene Lösung unter
Rühren
auf RT erwärmen.
Nach 3 Stunden wurde die Lösung im
Vakuum konzentriert, und der Rückstand
wurde einer Flashchromatographie (Silicagel, CH2Cl2/2 M NH3 in MeOH,
95:5) unterzogen, wobei sich 32 mg (89 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,40-6,81 (12H), 5,61 (1H), 5,40-4,87 (2H), 4,80 (1H), 3,97-2,63
(18H), 1,90-1,30 (10H). LCMS (ESI): 677 (M+H).
-
Beispiel
125
Herstellung
von 1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2-amino)]benzothiazol-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat
-
Schritt 1:
-
4
ml wasserfreies DMF wurden zu einer Suspension von 2-Aminobenzothiazol
(4 g, 26,6 mmol) in 20 ml Dichlormethan unter Stickstoff gegeben.
Die Lösung
wurde auf -5°C
abgekühlt,
und Triethylamin (7,4 ml, 53,2 mmol, 2,0 Äq.) wurde zugegeben. Methansulfonylchlorid
(2,3 ml, 29,3 mmol, 1,1 Äq.)
wurde während
5 Minuten zugegeben, gefolgt von weiteren 4 ml Dichlormethan. Die
Reaktion wurde auf 25°C
erwärmt.
Nach ungefähr
24 Stunden bei 25°C
wurde die Reaktion mit gesättigter
Hydrogencarbonatlösung
gestoppt und zwischen Wasser und Ethylacetat verteilt. Die wässrige Schicht
wurde mit Ethylacetat extrahiert, und die vereinigten organischen
Schichten wurden mit Wasser (4 x) und gesättigter Salzlösung gewaschen, über Natriumsulfat getrocknet,
filtriert, und das Lösungsmittel
wurde im Vakuum entfernt, wobei sich 930 mg eines Rückstandes ergaben,
der, wie durch ein LCMS gezeigt wurde, nahezu kein Produkt enthielt.
Die vereinigten wässrigen Schichten
wurden mit überschüssigem Ethylacetat
extrahiert. Diese organischen Schichten wurden mit gesättigter
Salzlösung
gewaschen, über
Natriumsulfat getrocknet, filtriert, und das Lösungsmittel wurde im Vakuum entfernt,
wobei sich 1,2 g des Produkts ergaben, das, wie durch eine HPLC
und ein LCMS gezeigt wurde, aus dem zu mehr als 97 % reinen gewünschten
Produkt bestand, das ohne weitere Reinigung verwendet wurde. LCMS:
229,0 (M+H).
-
Schritt 2:
-
2-Methansulfonamidobenzothiazol
(Schritt 1) (400 mg, 1,75 mmol) wurde unter Rühren und Stickstoff bei -40°C in kleinen
Portionen während
10 Minuten zu 2,4 ml (35 mmol, 20 Äq.) Chlorsulfonsäure gegeben. Die
Suspension wurde bei -40°C
5 Minuten gerührt
und dann wurde sie 2,5 Stunden auf 0°C erwärmt und anschließend auf
25°C erwärmt. Nach
ungefähr
4 Tagen bei 25°C
wurde die Reaktion durch die tropfenweise Zugabe zu Eiswasser unter
gutem Rühren
gestoppt. Eine kleine Menge an Feststoff wurde abfiltriert, und
es wurde durch eine HPLC gezeigt, dass er nur eine kleine Menge
des gewünschten
Produkts enthielt. Die wässrige Schicht
wurde mit Ethylacetat (2 x) extrahiert, und die vereinigten organischen
Schichten wurden mit gesättigter
Salzlösung
gewaschen, über
Natriumsulfat getrocknet, filtriert, und das Lösungsmittel wurde im Vakuum entfernt,
wobei sich 146 mg den gewünschten
Materials ergaben. Eine HPLC zeigte, dass das Material eine Reinheit
von ~80 % aufwies, Ret.zeit = 9,42 min. Das Material wurde ohne
weitere Reinigung verwendet.
-
Schritt 3:
-
102
mg (0,26 mmol, 1,0 Äq.)
1,3-Dioxan-5-yl-N-(1S,2R)-1-benzyl-3-(cyclopentyloxyamino)-2-hydroxypropylcarbamat
(Beispiel 55, Schritt 1) und 7 mg 4-Dimethylaminopyridin wurden
zu 64 mg (0,26 mmol) 2-Aminobenzothiazol-6-sulfonylchlorid, (2),
gegeben. Das Gemisch wurde in 3 ml wasserfreiem Pyridin gelöst, wobei sich
eine gelbe Lösung
ergab. Innerhalb von 5 Minuten bildete sich ein Feststoff, und die
Suspension wurde bei 25°C
unter Stickstoff ungefähr
21 Stunden gerührt.
Die Reaktion wurde mit gesättigter
Natriumhydrogencarbonatlösung
und Ethylacetat gestoppt. Das Lösungsmittel
wurde im Vakuum entfernt, um überschüssiges Pyridin
zu entfernen, und der Rückstand
wurde mit Ethylacetat (2 x) extrahiert. Die vereinigten organischen Schichten
wurden mit gesättigter
Salzlösung
gewaschen, über
Natriumsulfat getrocknet, filtriert, und das Lösungsmittel wurde im Vakuum
entfernt, wobei sich 100 mg 2-Aminobenzothiazol-6-sulfonylchlorid,
(2), ergaben. Eine HPLC zeigte, dass das Material eine Reinheit
von 94 % aufwies, Ret.zeit = 8,343 min. Das Material wurde ohne
weitere Reinigung verwendet. 1H-NMR (Chloroform-d3) 5,71 (s, 2H), 8,62 (d, 1H), 7,95 (d, 1H), 8,29
(s, 1H) und LC/MS, M+H = 248,9 bestätigt, dass keine Methansulfonylgruppe
vorliegt.
-
Beispiel 126
-
-
3-Brom-N-tert-butoxycarbonylanilin.
3-Bromanilin (0,50 ml, 4,6 mmol), Di-tert-butyldicarbonat (1,20 g, 5,5 mmol) und
4-Dimethylaminopyridin (0,003 g) wurden in wasserfreiem CH2Cl2 (10 ml) vereinigt.
Die Lösung wurde
auf 0°C
abgekühlt,
und Triethylamin (1,28 ml, 9,2 mmol) wurde zugegeben. Man ließ die Reaktion
auf Raumtemperatur erwärmen,
und dann wurde sie 1 Stunde unter Rückfluss erhitzt. Das Reaktionsgemisch
wurde in EtOAc verdünnt
und mit gesätt.
NaHCO3, 0,5 N KHSO4 und
Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(EtOAc/Hex., 1:4 bis 1:3 bis 1:2). 1,01 g (81 %) des Produkts wurden
als hellgelber Feststoff gewonnen. Rf =
0,62 (EtOAc/Hex., 1:4). 1H-NMR (CDCl3) 7,68 (1H, s), 7,22-7,10 (3H, m), 6,48
(1H, b), 1,51 (9H, s).
-
-
3-Brom-N-tert-butoxycarbonyl-N-methylanilin.
3-Brom-N-tert-butoxycarbonylanilin (0,50 g, 1,8 mmol) wurde in wasserfreiem
DMF (5 ml) gelöst.
Natriumhydrid (0,088 g, 2,2 mmol) wurde zu der Lösung gegeben, und die Deprotonierung
wurde 10 Minuten bei Raumtemperatur gerührt. Methyliodid (0,137 ml,
2,2 mmol) wurde langsam zugegeben, und die Reaktion wurde über Nacht
bei Raumtemperatur gerührt.
Das Reaktionsgemisch wurde in EtOAc verdünnt und mit H2O
und Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt, wobei sich 0,51 g (96 %) des reinen Produkts
als hellgelbes Öl
ergaben. Rf = 0,63 (EtOAc/Hex., 1:4). 1H-NMR (CDCl3) 7,41
(1H, s), 7,30 (1H, m), 7,20 (2H, m), 3,23 (3H, s), 1,49 (9H, s).
-
-
N-tert-Butoxycarbonyl-3-chlorsulfonyl-N-methylanilin.
3-Brom-N-tert-butoxycarbonyl-N-methylanilin (0,358
g, 1,2 mmol) wurde in frisch destilliertem THF (5 ml) unter N2-Atmosphäre
gelöst.
Die Lösung
wurde auf -78°C
abgekühlt,
und n-Butyllithium (0,750 ml, 2,0 M Lösung in Cyclohexan, 1,5 mmol)
wurde zugegeben. Nach 15 Minuten wurde Sulfurylchlorid (0,121 ml,
1,5 mmol) zugegeben, und man ließ die Reaktion auf Raumtemperatur
erwärmen,
und es wurde über
Nacht weiter gerührt.
THF wurde durch Abdampfen entfernt, und der so erhaltene Rückstand
wurde in EtOAc verdünnt.
Die organische Phase wurde mit H2O und Salzlösung gewaschen,
bevor sie mit MgSO4 getrocknet wurde. Das
Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(EtOAc/Hex., 1:19, Gradient bis 1:9 und dann bis 1:4). 0,089 g (23
%) des Produkts wurden als farbloses Öl gewonnen. Rf =
0,14 (EtOAc/Hex., 1:9). 1H-NMR (CDCl3) 7,96 (1H, s), 7,80 (1H, d), 7,68 (1H,
d), 7,57 (1H, t), 3,33 (3H, s), 1,50 (9H, s).
-
Schritt
4: (3R,3aS,6aR)-Hexahydrofuro(2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)-[(3-(N-(methyl-tert-butoxycarbonyl))phenyl)sulfonyl]
amino-2-hydroxypropylcarbamat
-
1 Äq. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)amino]-2-hydroxypropylcarbamat
(53,6 mg, 0,14 mmol) in 2 ml getrocknetem Pyridin wurde in einen
getrockneten Kolben eingebracht. 1,2 Äq. N-tert-Butoxycarbonyl-3-chlorsulfonyl-N-methylanilin
(50 mg, 0,16 mmol) und eine katalytische Menge an N,N-Dimethylaminopyridin
wurde zu dieser Lösung
gegeben. Die Reaktion wurde bei Raumtemperatur 24 h fortgesetzt.
Das Lösungsmittel
wurde im Vakuum bis zu einem Öl
abgedampft, das in Ethylacetat gelöst und mit 1 N Salzsäure und
Salzlösung
gewaschen wurde. Die organische Schicht wurde über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit 50 % Ethylacetat in Hexan gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)-[(3-(N-(methyl-tert-butoxycarbonyl))phenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(29,2 mg, 31 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 98 % aufwies; Ret.zeit = 12,1 min. 1H-NMR (CDCl3): 7,09-7,78
(m, 9H), 5,56 (d, 1H), 5,15 (bs, 1H), 4,91 (q, 1H), 4,49 (q, 1H),
3,57-3,88 (m, 5H), 3,24 (s, 3H), 2,96 (m, 2H), 2,72 (m, 1H), 2,56
(m, 1H), 1,42-1,50 (m+s, 13H), 1,19 (d, 6H) und LCMS (ES+), M+H
= 664,3.
-
Beispiel
127 (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)-[(3-N-methylphenyl)sulfonyl]amino-2-hydroxypropylcarbamat
-
1 Äq. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)-[(3-(N-(methyl-tert-butoxycarbonyl))phenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(10,8 mg, 0,016 mmol) in 1 ml Dichlormethan wurde in einen getrockneten
Kolben eingebracht. 600 μl
Trifluoressigsäure
wurden zu dieser Lösung
gegeben. Die Reaktion wurde bei Raumtemperatur 45 min fortgesetzt.
Das Lösungsmittel
wurde im Vakuum bis zu einem Öl abgedampft.
Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit 50 % Ethylacetat in Hexan gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(isopropyloxy)-[(3-N-methylphenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(7,2 mg, 78 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 98 % aufwies; Ret.zeit = 10,1 min. 1H-NMR (CDCl3): 7,09-7,35
(m, 9H), 6,86 (m, 1H), 5,58 (d, 1H), 4,92-4,96 (m, 2H), 4,46-4,50
(m, 2H), 3,56-3,85 (m, 5H), 2,71-2,97 (m+s, 7H), 1,45-1,80 (m, 3H),
1,17 (d, 6H) und LCMS (ES+), M+H = 564,3.
-
Beispiel
128 (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(3-(N-(methyl-tert-butoxycarbonyl))phenyl)sulfonyl]amino-2-hydroxypropylcarbamat
-
1 Äq. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(60 mg, 0,14 mmol) in 2 ml getrocknetem Pyridin wurde in einen getrockneten Kolben
eingebracht. 1,3 Äq.
N-tert-Butoxycarbonyl-3-chlorsulfonyl-N-methylanilin
(57 mg, 0,19 mmol) und eine katalytische Menge an N,N-Dimethylaminopyridin
wurden zu dieser Lösung
gegeben. Die Reaktion wurde bei Raumtemperatur 24 h fortgesetzt.
Das Lösungsmittel
wurde im Vakuum bis zu einem Öl
abgedampft, das in Ethylacetat gelöst und mit 1 N Salzsäure und
Salzlösung
gewaschen wurde. Die organische Schicht wurde über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum bis zu einem Rückstand
eingedampf. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit 50 % Ethylacetat in Hexan gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(3-(N-(methyl-tert-butoxycarbonyl))phenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(26,8 mg, 28 %) bereitgestellt wurde. Eine HPLC zeigte, dass das
Material eine Reinheit von 99 % aufwies; Ret.zeit = 12,88 min. 1H-NMR (CDCl3): 7,74 (m,
1H), 7,09-7,51 (m, 9H), 5,60 (m, 1H), 5,25 (bs, 1H), 4,94 (q, 1H),
4,77 (q, 1H), 3,71-3,86 (m, 6H), 3,52 (m, 1H), 3,24 (m, 3H), 3,08
(m, 1H), 2,85-2,93 (m, 4H), 2,68 (m, 1H), 1,73-1,83 (m, 5H), 1,42-1,59
(m+s, 12H) und LCMS (ES+), M+H = 690,2.
-
Beispiel 129
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)amino-2-hydroxypropyl)carbamat
(0,52 g, 1,4 mmol) wurde mit 3-Nitrobenzolsulfonylchlorid (0,47
g, 2,1 mmol) in frisch destilliertem THF (5 ml) vereinigt. Diisopropylethylamin
(0,74 ml, 4,3 mmol) wurde zugegeben, und die Reaktion wurde bei
Raumtemperatur über
Nacht gerührt.
Das Reaktionsgemisch wurde in EtOAc verdünnt und mit 0,5 N KHSO4 und Salzlösung gewaschen. Die organische
Phase wurde mit MgSO4 getrocknet, und das
Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(EtOAc/Hex., 1:4, Gradient bis 1:3, bis 1:2, bis 1:1 und dann bis
2:1). 0,44 g (56 %) des Produkts wurden als weißer Schaum gewonnen. Rf = 0,45 (EtOAc/Hex., 2:1), 1H-NMR (CDCl3) 8,67 (1H, s), 8,49 (1H, d), 8,08 (1H,
d), 7,77 (1H, t), 7,36-7,17 (5H, m), 4,88 (1H, m), 4,62 (1H, b), 3,88-3,71
(2H, m), 3,41 (1H, b), 3,07 (1H, b), 2,98-2,79 (3H, m), 1,92-1,75
(4H, m), 1,73-1,52 (4H, m), 1,45 (9H, s).
-
-
(1S,2R)-1-Benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylamin.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2- hydroxypropyl)carbamat
(0,34 g, 0,6 mmol) wurde in CH2Cl2 (3 ml) gelöst. Trifluoressigsäure wurde
unter Rühren
zugegeben, und die Reaktion wurde 15 Minuten bei Raumtemperatur
gerührt.
Das Lösungsmittel
wurde durch Abdampfen entfernt, und der so erhaltene Rückstand
wurde zwischen EtOAc und gesätt.
NaHCO3 verteilt. Die organische Phase wurde
mit gesätt.
NaHCO3 und Salzlösung gewaschen und dann mit
MgSO4 getrocknet. Das Lösungsmittel wurde im Vakuum
entfernt, wobei sich 0,27 g (100 %) des Produkts als weißer Schaum
ergaben. Rf = 0,11 (EtOAc/Hex., 2:1). 1H-NMR (CDCl3) 8,75
(1H, s), 8,52 (1H, d), 8,19 (1H, d), 7,80 (1H, t), 7,40-7,08 (5H,
m), 4,90 (1H, m), 3,80 (1H, m), 3,36-3,14 (2H, m), 3,05 (1H, b),
2,88 (1H, d), 2,48 (1H, m), 1,96-1,75 (4H, m), 1,74-1,50 (4H, m).
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylcarbamat.
(1S,2R)-1-Benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylamin
(0,070 g, 0,2 mmol) wurde mit 1,3-Dioxan-5-yl-(4-nitrophenyl)carbonat (0,066 g,
0,2 mmol) in wasserfreiem DMF (4 ml) unter N2-Atmosphäre vereinigt.
Triethylamin (0,045 ml, 0,3 mmol) wurde zugegeben, und die Reaktion
wurde bei Raumtemperatur 2 Stunden gerührt. Das Reaktionsgemisch wurde
in EtOAc verdünnt
und mit gesätt. NaHCO3, 0,5 N KHSO4 und
Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(EtOAc/Hex., 1:2 bis 1:1 bis 2:1). 0,073 g (78 %) des Produkts wurden
als weißer
Schaum gewonnen. Rf = 0,26 (EtOAc/Hex., 1:1). 1H-NMR (CDCl3) 8,66
(1H, s), 8,50 (1H, d), 8,08 (1H, d), 7,77 (1H, t), 7,36-7,13 (5H,
m), 5,01 (1H, d), 4,92 (1H, d), 4,88 (1H, m), 4,73 (1H, d), 4,50
(1H, s), 4,00-3,79 (6H, m), 3,13 (1H, m), 3,08-2,88 (2H, m), 2,77
(1H, m), 1,96-1,73 (4H, m), 1,72-1,52 (4H, m).
-
-
1,3-Dioxan-5-yl-N-(1S,2R)-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropylcarbamat.
1,3-Dioxan-5-yl-N-(1S,2R)-benzyl-3-(cyclopentyloxy)-[(3-nitrophenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(0,070 g, 0,1 mmol) wurde mit Zinnchloriddihydrat (0,109 g, 0,5
mmol) in absolutem Ethanol (10 ml) vereinigt. Die Reaktion wurde
unter Rückfluss
erhitzt und 2,5 Stunden gerührt.
Ethanol wurde im Vakuum entfernt, und das Material wurde durch eine
präparative
DC (EtOAc/Hex., 2:1) gereinigt. 0,045 g (68 %) des Produkts wurden
als farbloser Rückstand
gewonnen. Rf = 0,36 (EtOAc/Hex., 2:1). 1H-NMR (CDCl3) 7,38-7,18 (6H,
m), 7,15 (1H, d), 7,07 (1H, s), 6,85 (1H, d), 5,00 (1H, d), 4,92
(1H, d), 4,83 (1H, m), 4,76 (1H, d), 4,53 (1H, s), 4,05-3,80 (5H,
m), 3,73 (1H, m), 3,19 (1H, m), 3,10 (1H, m), 3,00-2,82 (2H, m),
1,91-1,70 (4H, m), 1,69-1,50 (4H, m). LRMS (M+H)+ 550,3.
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-(2-[(methoxycarbonyl)amino]benzimidazol-5-ylsulfonyl)amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)amino-2-hydroxypropyl)carbamat
(Schritt 1, Beispiel 54) (0,75 g, 2,1 mmol) wurde mit 2-(Methoxycarbonyl)aminobenzimidazol-5- ylsulfonylchlorid
(0,89 g, 3,1 mmol) in wasserfreiem DMF (15 ml) unter N2-Atmosphäre vereinigt.
Diisopropylethylethylamin (1,08 ml, 6,2 mmol) wurde zugegeben, und
die Reaktion wurde bei Raumtemperatur 24 Stunden gerührt. Das
Reaktionsgemisch wurde in EtOAc verdünnt und mit gesätt. NaHCO3, 0,5 N KHSO4 und
Salzlösung gewaschen.
Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(CH2Cl2 bis 1 %
MeOH in CH2Cl2 bis
2 % bis 3 % bis 4 %). 0,79 g (62 %) des Produkts wurden als weißer Schaum
gewonnen. Rf = 0,08 (3 % MeOH/CH2Cl2). HPLC tR = 10,47 min (C18-Säule). LRMS
(M+H)+ 618,2.
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-(2-oxybenzimidazol-5-ylsulfonyl)amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)amino-2-hydroxypropyl)carbamat
(Schritt 1, Beispiel 54) (0,100 g, 0,3 mmol) wurde mit 2-Oxobenzimidazol-5-ylsulfonylchlorid
(0,070 g, 0,3 mmol) in wasserfreiem DMF (2 ml) unter N2-Atmosphäre vereinigt.
Diisopropylethylethylamin (1,08 ml, 6,2 mmol) wurde zugegeben, und
die Reaktion wurde bei Raumtemperatur über Nacht gerührt. Das
Reaktionsgemisch wurde in EtOAc verdünnt und mit gesätt. NaHCO3, 0,5 N KHSO4 und
Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(EtOAc/Hex., 1:1 bis 2:1 bis 3:1 bis EtOAc). 0,052 g (54 %) des
Produkts wurden als weißer Schaum
gewonnen. Rf = 0,10 (EtOAc/Hex., 2:1). HPLC
tR = 10,08 min (C18-Säule). LRMS
(M+H)+ 561,2.
-
-
1,3-Dioxan-5-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-(2-[(methylsulfonyl)amino]benzimidazol-5-ylsulfonyl)amino-2-hydroxypropyl)carbamat.
1,3-Dioxan-5-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)amino-2-hydroxypropyl)carbamat
(Schritt 1, Beispiel 55) (0,148 g, 0,4 mmol) wurde mit 2-[(Methylsulfonyl)amino]benzimidazol-5-ylsulfonylchlorid
(0,162 g, 0,5 mmol) in wasserfreiem DMF (4 ml) unter N2-Atmosphäre vereinigt.
Die so erhaltene Lösung
wurde auf 0°C
abgekühlt,
und Diisopropylethylethylamin (0,196 ml, 1,1 mmol) wurde zugegeben.
Man ließ die
Reaktion auf Raumtemperatur erwärmen
und rührte
24 Stunden. Das Reaktionsgemisch wurde in EtOAc verdünnt und
mit gesätt.
NaHCO3, 0,5 N KHSO4 und
Salzlösung
gewaschen. Die organische Phase wurde mit MgSO4 getrocknet,
und das Lösungsmittel
wurde im Vakuum entfernt. Reinigung durch eine Flashchromatographie
(EtOAc bis 2 % MeOH/EtOAc bis 4 %). 0,159 g (64 %) des Produkts
wurden als weißer Schaum
gewonnen. Rf = 0,48 (5 % MeOH/EtOAc). 1H-NMR (CDCl3) 8,10
(1H, s), 7,67 (1H, d), 7,41 (1H, d), 7,30-7,15 (5 H, m), 6,3 5 (2H,
s), 5,14 (1H, d), 4,90 (1H, d), 4,85 (1H, m), 4,72 (1H, d), 4,48
(1H, m), 3,93-3,73 (5H, m), 3,29 (3H, s), 1,89-1,70 (4H, m), 1,69-1,47
(4H, m). LRMS (M+H)+ 668,0.
-
-
N-[2-(3-[[(2R,3S)-3-([(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)ethyl]-O-methyl-N'-(nitro)isoharnstoff und N-[2-(3-[[(2R,3S)-3-([(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yloxy]carbonylamino)-2-hydroxy-4-phenylbutyl](cyclopentyloxy)amino]sulfonylanilino)ethyl]-O-methyl-N'-(nitro)isoharnstoff.
Eine Lösung
von 25 mg (0,040 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1 (Beispiel 83) und 0,008 ml (0,048 mmol) N,N-Diisopropylethylamin in 1,5 ml wasserfreiem
DMF wurde mit 6 mg (0,05 mmol) O-Methyl-N-nitroisoharnstoff behandelt (Heyboer
et al., Rec. Chim Trav. Pay-Bas (1962), 81, 69-72). Die so erhaltene
Lösung
wurde bei RT gerührt. Nach
20 Stunden wurde die Lösung
im Vakuum konzentriert, und der Rückstand wurde einer Flashchromatographie
(Silicagel, CH2Cl2/2
M NH3 in MeOH, 85:15) unterzogen, wobei
sich 21 mg (72 %) des gewünschten Produkts
als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,60-7,06 (12H), 5,63-4,65 (4H), 4,10-2,50 (18H), 1,90-1,31 (10H). LCMS
(ESI): 721 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclohexyloxy)-[(4-methoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,09 mmol, 50 mg) wurde in 1 ml Trifluoressigsäure (TFA) bei Raumtemperatur
5 Stunden gerührt.
Die TFA wurde unter Vakuum entfernt, und der so erhaltene Rückstand wurde
in Ethylacetat gelöst,
mit 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und bis zu einem Rückstand konzentriert. Das so
erhaltene freie Amin, (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(0,09 mmol, 27 mg), Diisopropylethylamin (0,13 mmol, 0,018 ml),
ein Kristall aus N,N-Dimethylaminopyridin, Molekularsiebe mit 4 Å und Acetonitril (0,5
ml) wurden vereinigt und bei Raumtemperatur 3 Tage gerührt. Die
Reaktionslösung
wurde bis zu einem Rückstand
konzentriert, in Ethylacetat gelöst,
mit 1 N HCl, 5 %iger, wässr.
Kaliumcarbonatlösung
und Salzlösung
gewaschen, über
Magnesiumsulfat getrocknet und unter Vakuum konzentriert. Der rohe
Rückstand
wurde durch Kristallisation aus Ether gereinigt, wobei sich 15 mg
(27 %) weiße
Kristalle ergaben. 1H-NMR (CDCl3): δ 7,71 (2H,
d), 7,28-7,16 (6H, m), 6,97 (2H, d), 5,63-5,61 (1H, m), 5,00-4,98
(1H, m), 4,87-4,77 (1H, m), 4,24-4,11 (1H, m), 3,98-3,79 (4H, m),
3,87 (3H, s), 3,72-3,61 (2H, m), 3,05 (1H, bs), 3,05-2,72 (6H, m), 2,10-1,98
(2H, m), 1,78-1,68 (2H, m), 1,37-1,04 (6H, m); MS (ESI): M+H = 605.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-morpholino-2-oxoethoxy)phenyl]
sulfonylamino)-2-hydroxypropyl]carbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,09 mmol, 50 mg) wurde mit 2-Brom-1-morpholino-1-ethanon
(0,09 mmol, 18 mg) und Kaliumcarbonat (0,26 mmol, 36 mg) vereinigt
und in wasserfreiem DMF (1 ml) unter Stickstoff 15 Stunden bei Raumtemperatur
gerührt.
Die Reaktion wurde bis zu einem Rückstand konzentriert, in Ethylacetat
gelöst,
in destilliertem Wasser und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Die getrocknete Lösung
wurde dann konzentriert und durch eine Silicagelflashchromatographie
(Hexan/Ethylacetat, 1:1) gereinigt, wobei 41 mg (67 %) eines weißen Feststoffes
bereitgestellt wurden. Rf = 0,1 (Hexan/Ethylacetat,
1:1); 1H-NMR (CDCl3): δ 7,47 (2H,
m), 7,38 (1H, m), 7,32-7,14 (7H, m), 5,64 (1H, s), 5,03 (2H, m),
4,91-4,76 (1H, m), 4,78 (2H, s), 3,98-3,89 (2H, m), 3,89-3,77 (2H,
m), 3,74-3,63 (8H, m), 3,63-3,52 (2H, m), 3,15 (1H, br. s), 3,08-2,98
(2H, m), 2,98-2,84 (3H, m), 2,84-2,74 (1H, m), 1,89-1,71 (4H, m),
1,71-1,49 (4H, m). MS (ESI): M+H = 704.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[3-(2-amino-2-oxoethoxy)phenyl]sulfonyl(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat. Diese
Reaktion wurde unter denselben Bedingungen wie für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-morpholino-2-oxoethoxy)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat
vorbereitet, durchgeführt
und gereinigt und erzeugte 44 mg (80 %) eines weißen Feststoffes.
Rf = 0,1 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,58-7,42
(2H, m), 7,33-7,06 (8H, m), 6,39 (1H, s), 5,79 (1H, s), 5,63 (1H,
s), 5,20-5,12 (1H, m), 5,09-4,99 (1H, m), 4,85 (1H, m), 4,60 (2H,
s), 4,0-3,78 (4H, m), 3,71 (2H, m), 3,14 (1H, br. s), 3,09-2,70
(6H, m), 1,93-1,70 (4H, m), 1,70-1,51 (4H, m). MS (ESI): M+H = 634.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-2-[methoxy(methyl)amino]-2-oxoethoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,17 mmol, 100 mg), 2-Brom-N-methoxy-N-methylacetamid
(0,26 mmol, 43 mg) und überschüssiges Kaliumcarbonat
wurden in wasserfreiem DMF (1 ml) unter Stickstoff 20 Stunden bei
Raumtemperatur gerührt.
Das DMF wurde unter Vakuum entfernt, und der Rückstand wurde in Ethylacetat
gelöst.
Die rohe Lösung
wurde mit 1 N HCl, gesättigtem,
wässrigem
Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Die getrocknete Lösung
wurde bis zu einem Öl konzentriert
und durch eine Silicagelflashchromatographie (Hexan/Ethylacetat,
1:1) gereinigt, wobei sich 65 mg (55 %) eines weißen Feststoffes
ergaben. Rf = 0,1 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,45 (2H, m),
7,26 (5H, m), 7,20 (3H, m), 5,64 (1H, s), 5,09-4,97 (2H, m), 4,91
(2H, s), 4,83 (1H, m), 3,92 (2H, m), 3,78 (3H, s), 3,85-3,74 (2H,
m), 3,73-3,59 (2H, m), 3,23 (3H, s), 3,28-3,11 (1H, br. s), 3,06-2,84
(5H, m), 2,75 (1H, m), 1,89-1,72 (4H, m), 1,71-1,48 (4H, m). MS
(ESI): M+H = 678.
-
Beispiel 138
-
-
tert-Butyl-N-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(0,19 mmol, 69 mg) wurde mit 1,3-Benzodioxol-5-sulfonylchlorid (0,23
mmol, 50 mg) und Diisopropylethylamin (0,57 mmol, 73 mg) in wasserfreiem
THF (2 ml) vereinigt. Die Reaktion wurde unter Stickstoff 72 Stunden
bei Raumtemperatur gerührt.
Die Reaktion wurde mit Diethylether verdünnt, mit 1 N HCl, gesättigtem,
wässrigem
Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Rohprodukt wurde bis zu einem Öl konzentriert und durch eine
Silicagelflashchromatographie (Hexan/Ethylacetat, 5:1) gereinigt,
wobei 82 mg (79 %) eines weißen
Feststoffes bereitgestellt wurden. Das 1,3-Benzodioxol-5-sulfonylchlorid
wurde, wie in der Eur. Pat. Anm. 583960, 23. Feb. 1994, beschrieben,
hergestellt. Rf = 0,40 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 7,37-7,15
(8H, m), 6,89 (1H, d), 6,10 (2H, s), 4,82 (1H, m), 4,60 (1H, m),
3,82 (2H, m), 3,06 (1H, br. s), 2,94 (2H, m), 2,86 (1H, m), 1,90-1,70
(4H, m), 1,65-1,48 (4H, m), 1,35 (9H, s). MS (ESI): M+H = 549.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(15,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
tert-Butyl-N-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2- hydroxypropylcarbamat
(0,15 mmol, 80 mg) wurde in reiner Trifluoressigsäure (TFA)
gelöst
und 2 Stunden bei Raumtemperatur gerührt. Die TFA wurde unter Vakuum
entfernt, und der Reaktionsrückstand
wurde in Ethylacetat gelöst.
Die Reaktionslösung
wurde mit 5 %igem, wässrigem
Kaliumcarbonat und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die rohe Lösung wurde konzentriert und erneut
in Hexan/Methylenchlorid, 1:1, gelöst, um das Ethylacetat auszutauschen.
Das so erhaltene Öl
wurde mit (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat (0,22
mmol, 65 mg), Diisopropylethylamin (0,44 mmol, 0,076 ml), Molekularsieben
mit 4 Å vereinigt
und in wasserfreiem THF (2 ml) unter Stickstoff 15 Stunden bei Raumtemperatur
gerührt.
Die Reaktion wurde mit Ethylacetat verdünnt, mit 1 N HCl, gesättigtem,
wässrigem
Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Das Rohprodukt wurde durch eine Silicagelflashchromatographie
(Hexan/Ethylacetat, 2:1) gereinigt, wobei 41 mg (47 %) eines weißen Feststoffes
bereitgestellt wurden. Rf = 0,20 (Hexan/Ethylacetat,
1:1); 1H-NMR (CDCl3): δ 7,41-7,14
(8H, m), 6,91 (1H, d), 6,12 (2H, s), 5,66 (1H, s), 5,03 (2H, m),
4,84 (2H, m), 3,91 (4H, m), 3,70 (2H, m), 3,12 (1H, s), 3,01 (2H,
m), 2,93 (1H, m), 2,84 (2H, m), 1,91-1,71 (4H, m), 1,71-1,49 (4H,
m). MS (ESI): M+H = 606.
-
Beispiel 139
-
-
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2,3-dihydro-1,4-benzodioxin-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
Diese Reaktion wurde unter Verwendung derselben Vorschrift, die
für tert-Butyl-N-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
beschrieben wurde, vorbereitet, durchgeführt und gereinigt. Das 1,4-Benzodioxan-6-sulfonylchlorid
wurde gemäß der Vorschrift,
die in der Eur. Pat. Anm. 583960, 23. Feb. 1994, beschrieben wurde,
hergestellt. Rf = 0,40 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 7,36-7,18
(8H, m), 6,95 (1H, d), 4,82 (1H, m), 4,60 (1H, m), 4,32 (4H, m),
3,82 (2H, m), 3,05 (1H, br. s), 2,93 (2H, m), 2,87 (1H, m), 1,88-1,69
(4H, m), 1,69-1,47 (4H, m), 1,35 (9H, s). MS (ESI): M+H = 563.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2,3-dihydro-1,4-benzodioxin-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
Diese Reaktion wurde unter Verwendung derselben Vorschrift, die
für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
beschrieben wurde, vorbereitet, durchgeführt und gereinigt. Rf = 0,20 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,37-7,12
(8H, m), 6,97 (1H, d), 5,65 (1H, s), 5,03 (2H, m), 5,06-4,77 (2H,
m), 4,81 (1H, m), 4,33 (4H, d), 3,91 (4H, m), 3,70 (2H, m), 3,12
(1H, s), 3,07-2,97 (2H, m), 2,93 (2H, m), 2,85 (2H, m), 1,90-1,70
(4H, m), 1,7-1,46 (4H, m). MS (ESI): M+H = 619.
-
Beispiel 140
-
-
3,4-Dimethoxybenzolsulfonylchlorid.
3,4-Dimethoxybenzolsulfonylchlorid wurde, wie in der Eur. Pat. Anm.
583960, 23. Feb. 1994, beschrieben, hergestellt. Rf =
0,4 (Hexan/Ethylacetat, 2:1). 1H-NMR: δ 7,69 (1H, d),
7,45 (1H, m), 7,00 (1H, d), 4,00 (3H, s), 3,98 (3H, s).
-
-
tert-Butyl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3,4-dimethoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
tert-Butyl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(0,41 mmol, 150 mg) wurde mit 3,4-Dimethoxybenzolsulfonylchlorid
(0,82 mmol, 142 mg) und Diisopropylethylamin (2,05 mmol, 0,358 ml)
in wasserfreiem THF (1 ml) vereinigt. Man ließ die Reaktion 72 Stunden unter
Rückfluss
erhitzen. Die Reaktion wurde durch Verdünnen mit dem gleichen Volumen
an Ethylacetat und Waschen mit 1 N HCl, gesättigtem, wässr. Natriumhydrogencarbonat
und Salzlösung
aufgearbeitet und über
Magnesiumsulfat getrocknet. Die rohe Lösung wurde bis zu einem Öl konzentriert
und durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1)
gereinigt, wobei sich 100 mg (43 %) eines weißen Feststoffes ergaben. Rf = 0,1 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,41 (1H,
d), 7,33-7,17 (7H, m), 6,95 (1H, d), 4,82 (1H, m), 4,52 (1H, m),
3,96 (3H, s), 3,93 (3H, s), 3,80 (2H, m), 3,08 (1H, br. s), 3,00-2,79
(3H, m), 1,90-1,45 (8H, m), 1,32 (9H, s).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3,4-dimethoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat.
Diese Reaktion wurde unter Verwendung derselben Vorschrift, die für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
beschrieben wurde, vorbereitet, durchgeführt und gereinigt. Rf = 0,20 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,42 (1H,
d), 7,35-7,14 (8H, m), 6,97 (1H, d), 5,64 (1H, s), 5,00 (1H, m),
4,80 (2H, m), 3,96 (3H, s), 3,93 (3H, s), 3,99-3,80 (4H, m), 3,67
(2H, m), 3,15 (1H, br. s), 3,08-2,98 (2H, m), 2,95-2,75 (3H, m),
1,90-1,71 (4H, m), 1,70-1,43 (4H, m). MS (ESI): M+H = 621.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-isopropoxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(4-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,13 mmol, 75 mg) wurde mit 2-Brompropan
(0,26 mmol, 0,025 ml), Kaliumcarbonat (0,65 mmol, 90 mg), Tetrabutylammoniumiodid
(5 mg) und wasserfreiem DMF (1 ml) vereinigt. Die Reaktion wurde
unter Stickstoffatmosphäre
bei Raumtemperatur 15 Stunden gerührt und dann 3 Stunden auf
50°C erwärmt. Das
Reaktionsgemisch wurde unter Vakuum bis zu einem Rückstand
konzentriert und mit Ethylacetat (2 ml) verdünnt. Die Reaktion wurde in
destilliertem Wasser und Salzlösung
gewaschen und über Magnesiumsulfat
getrocknet. Die getrocknete Lösung
wurde dann bis zu einem Öl
konzentriert und durch eine Silicagelchromatographie (Hexan/Ethylacetat,
2:1) gereinigt, wobei sich 61 mg (76 %) eines weißen Feststoffes
ergaben. Rf = 0,50 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,69 (2H,
d), 7,33-7,13 (6H, m), 6,96 (2H, d), 5,65 (1H, s), 5,02 (1H, m),
4,86 (1H, m), 4,80 (1H, m), 4,65 (1H, m), 3,99-3,80 (5H, m), 3,69
(2H, m), 3,11 (1H, br. s), 3,09-2,98 (3H, m), 2,91 (1H, m), 2,83
(1H, m), 1,89-1,72 (4H, m), 1,7-1,46
(4H, m), 1,38 (6H, d). MS (ESI): M+H = 619.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-isopropoxyphenyl)sulfonyl]
amino-2-hydroxypropyl)carbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-hydroxyphenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
(0,13 mmol, 75 mg) wurde mit 2-Brompropan
(0,26 mmol, 0,025 ml), Kaliumcarbonat (0,65 mmol, 90 mg), Tetrabutylammoniumiodid
(5 mg) und wasserfreiem DMF (1 ml) vereinigt. Die Reaktion wurde
unter Stickstoffatmosphäre
bei Raumtemperatur 72 Stunden gerührt. Das Reaktionsgemisch wurde
unter Vakuum bis zu einem Rückstand
konzentriert und mit Ethylacetat (2 ml) verdünnt. Die Reaktion wurde in
destilliertem Wasser und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die getrocknete Lösung wurde dann bis zu einem Öl konzentriert
und durch eine Silicagelchromatographie (Hexan/Ethylacetat, 2:1)
gereinigt, wobei sich 38 mg (48 %) eines weißen Feststoffes ergaben. Rf = 0,40 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,40 (1H,
m), 7,33-7,10 (9H, m), 5,63 (1H, s), 5,00 (1H, m), 4,80 (2H, m),
4,58 (1H, m), 3,88 (4H, m), 3,67 (2H, m), 3,13 (1H, br. s), 3,00
(2H, m), 2,94-2,74 (2H, m), 1,88-1,71 (5H, m), 1,69-1,43 (5H, m),
1,35 (6H, d).
-
Beispiel
143
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-(phosphonooxy)propyl]carbamat
-
Schritt 1:
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(0,38 mmol, 231 mg) wurde mit Dibenzyldiisopropylphosphoramidit (0,57
mmol, 0,192 ml), Imidazol (0,38 mmol, 27 mg) und Methylenchlorid
(5 ml) vereinigt und 15 Stunden bei Raumtemperatur gerührt. Die
Reaktion wurde bis zu einem Rückstand
konzentriert und durch eine Silicagelchromatographie (Hexan/Ethylacetat,
2:1) gereinigt, die 325 mg eines klaren Öls erzeugte.
-
Schritt 2:
-
Das Öl aus dem
vorhergehenden Schritt wurde durch Vereinigen mit Iodbenzoldiacetat
(0,57 mmol, 185 mg) und Acetonitril (10 ml) oxidiert. Die Reaktion
fand sofort statt und wurde bis zu einem rohen, weißen Feststoff
konzentriert. Das Produkt wurde durch eine Silicagelchromatographie
(Hexan/Ethylacetat, 1:1) gereinigt und erzeugte 170 mg eines klebrigen,
weißen
Rückstandes.
-
Schritt 3:
-
Der
Phosphatester aus dem vorhergehenden Schritt wurde mit 10 % Pd/Kohle
(34 mg) und methanolischem Ammoniak (2 M in Methanol, 2 ml) unter
Wasserstoffatmosphäre
3 Stunden bei Raumtemperatur kräftig
gerührt.
Die Reaktion wurde filtriert, und das Filtrat wurde bis zu einem
Rückstand
konzentriert und aus Methylenchlorid/Diethylether kristallisiert.
Die Reaktion erzeugte 80 mg (31 % – 3 Schritte) weiße Kristalle.
Rf = 0,20 (Hexan/Ethylacetat, 1:1); 1H-NMR (D2O): δ 7,38 (1H,
m), 7,26-7,05 (6H, m), 6,95 (1H, m), 6,00 (2H, d), 5,51-5,42 (1H,
m), 4,78 (1H, m), 4,30 (1H, m), 4,16-3,99 (1H, m), 3,86-3,62 (3H,
m), 3,57-3,42 (1H, m), 3,41-3,27 (1H, m), 3,07-2,90 (2H, m), 2,89-2,72
(1H, m), 2,55-2,43 (1H, m), 1,82-1,57 (5H, m), 1,57-1,30 (5H, m),
1,00-0,90 (1H, m). MS (ESI): M+H = 685.
-
Beispiel
144
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2,3-dihydro-1,4-benzodioxin-6-ylsulfonyl)amino]-2-(phosphonooxy)propyl]carbamat
-
Schritt 1:
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-(2,3-dihydro-1,4-benzodioxin-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(0,14 mmol, 86 mg) wurde mit Dibenzyldiisopropylphosphoramidit (0,21
mmol, 0,070 ml), Imidazol (0,18 mmol, 13 mg) und Methylenchlorid
(3 ml) vereinigt und 20 Stunden bei Raumtemperatur gerührt. Die
Reaktion wurde bis zu einem Rückstand
konzentriert und durch eine Silicagelchromatographie (Hexan/Ethylacetat,
2:1) gereinigt, die 100 mg eines klaren Öls erzeugte.
-
Schritt 2:
-
Das Öl aus dem
vorhergehenden Schritt wurde durch Vereinigen mit Iodbenzoldiacetat
(0,18 mmol, 56 mg) und Acetonitril (3 ml) oxidiert. Die Reaktion
fand sofort statt und wurde bis zu einem rohen, weißen Feststoff
konzentriert. Das Produkt wurde durch eine Silicagelchromatographie
(Hexan/Ethylacetat, 1:1) gereinigt und erzeugte 65 mg eines weißen Schaums.
-
Schritt 3:
-
Der
Phosphatester aus dem vorhergehenden Schritt wurde mit 10 % Pd/Kohle
(12 mg) und methanolischem Ammoniak (2 M in Methanol, 2 ml) unter
Wasserstoffatmosphäre
2 Stunden bei Raumtemperatur kräftig
gerührt.
Die Reaktion wurde filtriert, und das Filtrat wurde bis zu einem
Rückstand
konzentriert und aus Methylenchlorid/Diethylether kristallisiert.
Die Kristalle wurden durch eine RPHPLC (Acetonitril/Wasser) gereinigt und
erzeugten 20 mg (20 % – 3 Schritte)
eines weißen
Feststoffes nach der Lyophylisation. Rf =
0,20 (Hexan/Ethylacetat, 1:1);
1H-NMR
D2O): δ 7,31
(1H, m), 7,26-7,07 (6H, m), 7,03-6,97 (1H, m), 5,52-5,43 (1H, m),
4,78 (1H, m), 4,34-4,15 (5H, m), 4,15-4,00 (1H, m), 3,79-3,65 (3H,
m), 3,53-3,41 (1H, m), 3,38-3,23 (1H, m), 3,08-2,92 (2H, m), 2,89-2,71
(1H, m), 2,52-2,43 (1H, m), 1,80-1,57 (5H, m), 1,56-1,33 (5H, m),
0,98-0,88 (1H, m). MS (ESI): M+H = 699.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-2-hydroxy-3-isobutoxy-[(4-methoxyphenyl)sulfonyl]aminopropyl)carbamat.
Diese Reaktion wurde unter Verwendung derselben Vorschrift, die
für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
beschrieben wurde, vorbereitet, durchgeführt und gereinigt. Rf = 0,20 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,74 (2H,
d), 7,35-7,12 (6H, m), 7,01 (2H, d), 5,65 (1H, s), 5,03 (1H, m),
4,89 (1H, m), 3,90 (3H, s), 4,03-3,79 (7H, m), 3,70 (2H, m), 3,11
(1H, br. s), 3,04-2,69 (5H, m), 1,86 (1H, m), 0,92 (6H, m). MS (ESI):
M+Na = 601.
-
Beispiel 146
-
-
4-Nitro-N-(tetrahydro-2H-pyran-4-yloxy)benzolsulfonamid.
4-Tetrahydropyranoxyhydroxylamin
(33,2 mmol, 3,77 g) und 4-Nitrobenzolsulfonylchlorid (38,6 mmol,
8,56 g) wurden in wasserfreiem THF (100 ml) mit Diisopropylethylamin
(69,3 mmol, 11,2 ml) vereinigt. Die Reaktion wurde bei Raumtemperatur
48 Stunden gerührt.
Hydrazin (2 ml) wurde unter Rühren
in die Lösung
gespritzt, um das Bisarylsulfonamiddimer-Nebenprodukt aufzuschließen. Die
Reaktion wurde weitere 24 Stunden gerührt. Die Reaktion wurde in
Ethylacetat verdünnt,
in Salzlösung
gewaschen, filtriert, um unlösliche
Feststoffe zu entfernen, und konzentriert. Das Rohprodukt/-material
wurde durch Kristallisation aus heißem Ethylacetat gereinigt,
wobei 3,5 g (36 %) weiße
Kristalle bereitgestellt wurden. Rf = 0,3
(Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 8,42
(2H, d), 8,13 (2H, d), 6,93 (1H, s), 4,27 (1H, m), 3,91 (2H, m),
3,45 (2H, m), 2,02 (2H, m), 1,61 (2H, m).
-
-
tert-Butyl-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-nitrophenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat.
4-Nitro-N-(tetrahydro-2H-pyran-4-yloxy)benzolsulfonamid (8,6 mmol,
2,61 g) wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(7,2 mmol, 1,89 g), Lithiumbis(trimethylsilyl)amid (1,0 M in THF)
(1,4 mmol, 1,4 ml) und wasserfreiem THF (80 ml) vereinigt. Die Reaktion
wurde unter Stickstoff bei Raumtemperatur 96 Stunden gerührt. Die
Reaktion wurde in Ethylacetat (200 ml) verdünnt und mit einer 5 %igen,
wässrigen
Lösung
von Kaliumcarbonat und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die rohe Lösung wurde bis zu einem Schaum
konzentriert und durch Kristallisation aus Diethylether gereinigt,
wobei 3,5 g (86 %) hellgelbe Kristalle bereitgestellt wurden. Rf = 0,3 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 8,36 (2H,
d), 7,96 (2H, d), 7,33-7,15 (6H, m), 4,55 (1H, m), 4,42 (1H, m),
3,95 (2H, m), 3,77 (2H, m), 3,43 (2H, m), 3,07 (1H, br. s), 2,90
(2H, m), 2,03 (2H, m), 1,65-1,42 (3H, m), 1,32 (9H, s).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-nitrophenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat.
Diese Reaktion wurde unter Verwendung derselben Vorschrift, die
für (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
beschrieben wurde, vorbereitet, durchgeführt und gereinigt. Rf = 0,1 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 8,38 (2H,
d), 7,95 (2H, d), 7,33-7,20 (4H, m), 7,17 (2H, m), 5,64 (1H, s),
5,02 (1H, m), 4,87 (1H, m), 4,45 (1H, m), 4,00-3,77 (6H, m), 3,68
(2H, m), 3,43 (2H, m), 3,31-2,30 (4H, m), 2,05 (2H, m), 1,86 (1H,
m), 1,76-1,42 (4H, m).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-3-[[(4-aminophenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]-1-benzyl-2-hydroxypropylcarbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-nitrophenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(0,16 mmol, 100 mg) wurde mit 10 % Palladium auf Kohle (20 mg) und
Ethylacetat (2 ml) vereinigt, und die Reaktion wurde unter Wasserstoffatmosphäre 15 Stunden
kräftig gerührt. Die
Reaktion wurde filtriert, und das Filtrat wurde bis zu einem Öl konzentriert.
Das Rohprodukt wurde durch Kristallisation aus Hexan/Ethylacetat
gereinigt, wobei 30 mg (32 %) feine, weiße Kristalle bereitgestellt wurden.
Rf = 0,5 (Ethylacetat); 1H-NMR
(CDCl3): δ 7,56
(2H, d), 7,33-7,11 (6H, m), 6,72 (2H, d), 5,64 (1H, s), 5,0 (1H,
m), 4,83 (1H, m), 4,39 (1H, Septett), 4,01-3,78 (6H, m), 3,73-3,59
(2H, m), 3,48- 3,33
(2H, m), 3,31-2,28 (2H, br. s), 3,16-2,72 (6H, m), 1,74-1,45 (5H,
m). MS (ESI): M+H = 592.
-
Beispiel 147
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[(tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat. (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[[(4-nitrophenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(3,62 mmol, 2,25 g) wurde mit Mercaptoessigsäure (7,24 mmol, 0,501 ml),
Lithiumhydroxid (14,5 mmol, 607 mg) und wasserfreiem DMF (10 ml)
vereinigt und 2 Stunden bei Raumtemperatur unter Stickstoff gerührt. Die
Reaktion wurde unter Vakuum bis zu einer roten Suspension konzentriert
und in 700 ml Ethylacetat gelöst.
Die rohe Lösung
wurde mit destilliertem Wasser, gesättigtem, wässrigem Natriumhydrogencarbonat
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Rohprodukt wurde bis zu einem gelben
Feststoff konzentriert und durch eine Silicagelchromatographie (Ethylacetat/Methanol,
10:1), gefolgt von Kristallisation aus Methylenchlorid/Hexan gereinigt,
wobei 650 mg (41 %) weiße
Kristalle bereitgestellt wurden. Rf = 0,15
(Ethylacetat); 1H-NMR (CDCl3): δ 7,39-7,18
(6H, m), 5,69 (1H, s), 5,08 (2H, m), 4,25 (1H, m), 4,10-3,58 (8H,
m), 3,52-3,27 (3H, m), 3,19 (1H, m), 3,03 (1H, br. s), 2,90 (1H, m),
2,71 (1H, m), 2,13-1,80 (3H, m), 1,74-1,29 (4H, m).
-
Schritt
2:
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-3-[[(3-aminophenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
-
Schritt 1:
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[(tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(0,17 mmol, 75 mg) wurde mit 3-Nitrobenzolsulfonylchlorid
(0,26 mmol, 57 mg), Diisopropylethylamin (0,69 mmol, 0,120 ml),
N,N-Dimethylaminopyridin (5 mg) und wasserfreiem THF (5 ml) vereinigt.
Die Reaktion wurde bei 50°C
15 Stunden unter Stickstoff gerührt.
Das Reaktionsprodukt wurde in Ethylacetat (10 ml) verdünnt, mit
1 N HCl, gesättigtem,
wässrigem
Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Die rohe Lösung
wurde unter Vakuum konzentriert und durch eine Silicagelchromatographie
(Methylenchlorid/Ethylacetat, 1:1) gereinigt, wobei 100 mg (93 %)
eines weißen
Feststoffes bereitgestellt wurden.
-
Schritt 2:
-
Das
Produkt aus dem vorhergehenden Schritt wurde mit 10 % Palladium
auf Kohle (20 mg) vereinigt und in Ethylacetat (2 ml) unter Wasserstoff
20 Stunden kräftig
gerührt.
Die Reaktion wurde filtriert und unter Vakuum konzentriert. Das
Rohprodukt wurde durch Kristallisation (Diethylether/Ethylacetat/Hexan)
gereinigt, wobei sich 40 mg (42 %) weiße Kristalle ergaben. Rf = 0,45 (Ethylacetat); 1H-NMR
(CDCl3): δ 7,41-7,02
(10H, m), 6,96 (1H, br. s), 5,62 (1H, s), 5,02 (1H, m), 4,85 (1H,
br. s), 4,42 (1H, m), 4,02-3,77 (6H, m), 3,69 (2H, m), 3,48-3,33
(3H, m), 3,22-2,52 (6H, m), 1,87-1,30 (5H, m). MS (ESI): M+H = 592.
-
Beispiel 148
-
-
3-Benzyloxybenzolsulfonylchlorid.
Das Arylbromid (12 g, 45,6 mmol) wurde in THF (100 ml) gelöst und auf
-78°C abgekühlt. 1,6
M n-Butyllithium in Hexan (28,5 ml, 45,6 mmol) wurde hineingespritzt,
und die Reaktion wurde 1 h gerührt,
bevor sie auf 0°C
erwärmt
wurde. Die so erhaltene Lösung
wurde dann in eine Lösung aus
SO2 (41 ml, 913 mmol), Et2O
(100 ml) und THF (100 ml) bei -78°C überführt. Die
Lösung
wurde sofort nach der Zugabe des Aryllithiums eine gelbe Suspension.
Die Suspension wurde auf Raumtemperatur erwärmt und 3 Tage gerührt. Das
gelbe Gemisch wurde 2 h mit Stickstoff gespült. Die Suspension wurde konzentriert,
und der so erhaltene Feststoff wurde mit Et2O
verrieben, wobei 7,23 g der Sulfinat-Zwischenverbindung bereitgestellt wurden.
Das Lithiumsulfinat wurde in einem Zweiphasengemisch aus einem Puffer
aus wässrigem, zweibasigem
Natriumphosphat mit einem pH-Wert von 6 (27 g in 200 ml destilliertem
Wasser – mit
konz. Phosphorsäure
auf einen pH-Wert
von 6 eingestellt) und Ethylacetat (200 ml) gerührt und auf 0°C abgekühlt. N-Chlorsuccinimid (3,80
g, 28,4 mmol) wurde unter kräftigem
Rühren
zugegeben. Die Reaktion wurde sofort auf Raumtemperatur erwärmt, und
die wässrige
Schicht wurde abgelassen. Die organische Schicht wurde mit destilliertem
Wasser und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Das Rohprodukt wurde unter reduziertem
Druck bis zu einem gelben Feststoff konzentriert und mit Et2O gewaschen. Das Produkt wurde durch Eluieren
durch eine Silicagelsäule
mit Et2O gereinigt, und dies führte zu
4,81 g (37 %) des gewünschten
Produkts. Rf = 0,2 (Hexan/Ethylacetat, 5:1). 1H-NMR: 7,67-7,27 (9H, m), 5,13 (2H, s).
-
Schritt
2:
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-1-benzyl-2-hydroxy-3-[[(3-hydroxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
-
Schritt 1:
-
(3
R,3 aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[(tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(0,17 mmol, 75 mg) wurde mit 3-Benzyloxybenzolsulfonylchlorid
(0,26 mmol, 73 mg) und Diisopropylethylamin (0,69 mmol, 0,12 ml)
in Methylenchlorid (2 ml) vereinigt, und man ließ es 15 Stunden bei Raumtemperatur
unter Stickstoff rühren.
Die Reaktion wurde mit Ethylacetat verdünnt und mit 1 N HCl, 5 %iger,
wässriger
Kaliumhydrogencarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Lösung wurde unter Vakuum konzentriert,
und das Rohprodukt wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:1) gereinigt, wobei 60 mg (51 %) eines klaren Öls bereitgestellt wurden.
-
Schritt 2:
-
Das
Produkt aus dem vorhergehenden Schritt wurde mit 10 % Palladium
auf Kohle (20 mg), Essigsäure
(0,5 ml) und Ethylacetat (2 ml) unter Wasserstoff 6 Stunden kräftig gerührt. Die
Reaktion wurde filtriert und bis zu einem Öl konzentriert. Das Rohprodukt
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 1:1)
gereinigt und aus Diethylether/Hexan kristallisiert, wobei 31 mg
(36 %) weiße
Kristalle bereitgestellt wurden. Rf = 0,2
(Methylenchlorid/Ethylacetat, 1:1); 1H-NMR
(CDCl3): δ 7,40
(2H, m), 7,32-7,21 (5H, m), 7,17 (3H, m), 6,81 (1H, br. s), 5,69
(1H, s), 5,00 (2H, m), 4,40 (1H, m), 4,02-3,70 (8H, m), 3,48-3,35
(2H, m), 3,23-2,71 (6H, m), 2,04 (2H, m), 1,79-1,67 (1H, m), 1,65-1,42
(3H, m). MS (ESI): M+H=593.
-
Beispiel 149
-
-
4-Benzyloxybenzolsulfonylchlorid.
Das Arylbromid (12 g, 45,6 mmol) wurde in THF (100 ml) gelöst und auf
-78°C abgekühlt. 1,6
M n-Butyllithium in Hexan (28,5 ml, 45,6 mmol) wurde hineingespritzt,
und die Reaktion wurde 1 h gerührt,
bevor sie auf 0°C
erwärmt
wurde. Die so erhaltene Lösung
wurde dann in eine Lösung aus
SO2 (41 ml, 913 mmol), Et2O
(100 ml) und THF (100 ml) bei -78°C überführt. Die
Lösung
wurde sofort nach der Zugabe des Aryllithiums eine gelbe Suspension.
Die Suspension wurde auf Raumtemperatur erwärmt und 1 h mit Stickstoff
gespült.
Die Suspension wurde bis zu einem gelben Feststoff konzentriert
und mit Et2O verrieben, wobei 6,27 g der
Sulfinat-Zwischenverbindung bereitgestellt wurden. Das Lithiumsulfinat
wurde in einem Zweiphasengemisch aus einem Puffer aus wässrigem,
zweibasigem Natriumphosphat mit einem pH-Wert von 6 (27 g in 200
ml destilliertem Wasser – mit
konz. Phosphorsäure
auf einen pH-Wert von 6 eingestellt) und Ethylacetat (200 ml) gerührt und
auf 0°C
abgekühlt.
N-Chlorsuccinimid (3,27 g, 24,7 mmol) wurde unter kräftigem Rühren zugegeben.
Die Reaktion wurde sofort auf Raumtemperatur erwärmt, und die wässrige Schicht wurde
abgelassen. Die organische Schicht wurde unter reduziertem Druck
bis zu einem gelben Feststoff konzentriert. Das rohe Sulfonylchlorid
wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat, 5:1)
gereinigt, wobei 3,35 g (26 %) eines grauweißen Feststoffes bereitgestellt
wurden. Rf = 0,2 (Hexan/Ethylacetat, 5:1). 1H-NMR: δ 7,97
(2H, d), 7,45-7,30 (5H, m), 7,10 (2H, d), 5,16 (2H, s).
-
Schritt
2:
(3R,3aS,6aR)-Hegahydrofuro[2,3-b]furan-3-yl-1-benzyl-2-hydrozy-3-[[(4-hydroxyphenyl)sulfonyl](tetrahydro-2H-pyran-4-ylozy)amino]propylcarbamat
-
Schritt 1:
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[(tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(0,17 mmol, 75 mg) wurde mit 4-Benzyloxybenzolsulfonylchlorid
(0,26 mmol, 73 mg), Diisopropylethylamin (0,69 mmol, 0,12 ml) und
ein paar Kristallen von N,N-Dimethylaminopyridin in einer Lösung aus
wasserfreiem THF/Methylenchlorid, 1:1 (2 ml) vereinigt, und man
ließ es
15 Stunden bei Raumtemperatur unter Stickstoff rühren. Die Reaktion wurde mit
Ethylacetat verdünnt
und mit 1 N HCl, 5 %iger, wässriger
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Lösung wurde unter Vakuum konzentriert,
und das Rohprodukt wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:1) gereinigt, wobei 50 mg (43 %) eines klaren Öls bereitgestellt wurden.
-
Schritt 2:
-
Das
Produkt aus dem vorhergehenden Schritt wurde mit 10 % Palladium
auf Kohle (10 mg), Essigsäure
(0,5 ml) und Ethylacetat (2 ml) unter Wasserstoff 15 Stunden kräftig gerührt. Die
Reaktion wurde filtriert und bis zu einem Öl konzentriert. Das Rohprodukt
wurde aus Diethylether/Hexan kristallisiert, wobei 8 mg (19 %) weiße Kristalle
bereitgestellt wurden. Rf = 0,2 (Methylenchlorid/Ethylacetat,
1:1); 1H-NMR (CDCl3): δ 7,66 (2H, d),
7,32-7,12 (6H, m), 6,94 (2H, d), 6,25 (1H, br. s), 5,66 (1H, s),
4,98 (1H, m), 4,76 (1H, m), 4,41 (1H, m), 4,00-3,78 (6H, m), 3,68
(2H, m), 3,51-3,36 (2H, m), 3,29-2,51 (6H, m), 2,12-1,95 (2H, m),
1,69 (1H, m), 1,63-1,45 (2H, m). MS (ESI): M+H = 593.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-1-benzyl-3-[(2,3-dihydro-1,4-benzodioxin-6-ylsulfonyl)(tetrahydro-2H-pyran-4-yloxy)amino]-2-hydroxypropylcarbamat.
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[(tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(0,17 mmol, 75 mg) wurde mit 1,4-Benzodioxan-6-sulfonylchlorid (0,21
mmol, 48 mg) und Diisopropylethylamin (0,69 mmol, 0,12 ml) in wasserfreiem
THF (2 ml) vereinigt, und man ließ es 20 Stunden bei Raumtemperatur
unter Stickstoff rühren.
Die Reaktion wurde mit Diethylether verdünnt und mit 1 N HCl, 5 %iger,
wässriger
Kaliumcarbonatlösung
und Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Die Lösung wurde unter Vakuum konzentriert,
und das Rohprodukt wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:1) gereinigt. Das gereinigte Öl
wurde lyophylisiert, wobei 13 mg (12 %) eines weißen Pulvers
bereitgestellt wurden. Rf = 0,6 (Ethylacetat); 1H-NMR (CDCl3): δ 7,37-7,14
(8H, m), 6,98 (1H, d), 5,66 (1H, s), 5,03 (1H, m), 4,83 (1H, m),
4,43 (1H, m), 4,33 (4H, d), 4,03-3,79 (6H, m), 3,70 (2H, m), 3,45
(2H, m), 3,29-2,68
(6H, m), 2,06 (2H, m), 1,74-1,46 (3H, m). MS (ESI): M+H = 635.
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-3-[(1,3-benzodioxol-5-ylsulfonyl)(tetrahydro-2H-pyran-4-yloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
(3 R,3 aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-2-hydroxy-3-[(tetrahydro-2H-pyran-4-yloxy)amino]propylcarbamat
(0,23 mmol, 100 mg) wurde mit 1,3-Benzodioxol-5-sulfonylchlorid (0,28 mmol, 61 mg) und
Diisopropylethylamin (0,69 mmol, 0,12 ml) in wasserfreiem THF (2
ml) vereinigt, und man ließ es
72 Stunden bei Raumtemperatur unter Stickstoff rühren. Die Reaktion wurde mit
Ethylacetat verdünnt
und mit 1 N HCl, gesättigter
Natriumhydrogencarbonatlösung
und Salzlösung gewaschen
und über
Magnesiumsulfat getrocknet. Die Lösung wurde unter Vakuum konzentriert,
und das Rohprodukt wurde durch eine Silicagelchromatographie (Hexan/Ethylacetat,
1:5) gereinigt. Das gereinigte Öl wurde
kristallisiert, wobei 55 mg (39 %) weiße Kristalle bereitgestellt
wurden. Rf = 0,2 (Hexan/Ethylacetat, 1:5); 1H-NMR (CDCl3): δ 7,38-7,13
(9H, m), 6,90 (1H, d), 6,10 (2H, s), 5,64 (1H, s), 5,02 (1H, m),
4,82 (1H, m), 4,41 (1H, m), 3,99-3,79 (6H, m), 3,72-3,59 (2H, m),
3,49-3,33 (2H, m), 3,25-2,51 (6H, m), 2,09-1,98 (2H, m), 1,69-1,43
(2H, m). MS (ESI): M+H = 621.
-
Beispiel 152
-
-
4-Oxobutannitril.
4-Butennitril (43,9 mmol, 3,56 g) wurde in 150 ml einer Lösung aus
Methylenchlorid/Methanol, 3:1, gelöst, auf -78°C abgekühlt und mit Ozon behandelt,
bis die Lösung
in blau umschlug (15 Minuten). Das überschüssige Ozon wurde durch Einleiten
von Stickstoff in die Lösung,
während
sie sich auf Raumtemperatur erwärmte,
ausgetrieben. Ein Überschuss
an Dimethylsulfoxid wurde zugegeben, und die Reaktion wurde 15 Stunden
bei Raumtemperatur gerührt.
Die Reaktion wurde bis zu einer klaren Flüssigkeit konzentriert, in Ethylacetat
gelöst,
in destilliertem Wasser und Salzlösung gewaschen und über Magnesiumsulfat getrocknet.
Das konzentrierte Rohprodukt wurde durch eine Silicagelflashchromatographie
(Hexan/Ethylacetat, 2:1) gereinigt, wobei eine braune Flüssigkeit
bereitgestellt wurde, die unter reduziertem Druck (150°C/15 mbar)
destilliert wurde, wobei 2,11 g (58 %) der gereinigten klaren Flüssigkeit
bereitgestellt wurden. Rf = 0,2 (Hexan/Ethylacetat,
2:1); 1H-NMR (CDCl3): δ 9,78 (1H,
s), 2,90 (2H, m), 2,61 (2H, m).
-
-
4-Hydroxypentannitril.
Das 4-Oxobutannitril (17,9 mmol, 1,49 g) wurde in wasserfreiem THF
(50 ml) gelöst
und auf –78°C abgekühlt. Methylmagnesiumbromidlösung (17,9
mmol, 5,98 ml, 3 M in Diethylether) wurde langsam mit einer Spritze
hineingespritzt. Die Reaktion wurde bei –78°C 15 min gerührt und auf Raumtemperatur
erwärmt.
Die Reaktion wurde in Methylenchlorid (50 ml) verdünnt und über Magnesiumsulfat
getrocknet. Das konzentrierte Rohprodukt wurde durch eine Silicagelflashchromatographie
(Methylenchlorid/Ethylacetat, 4:1) gereinigt und stellte 1,2 g (67
%) des gewünschten
Alkohols als gelbe Flüssigkeit
bereit. Rf = 0,2 (Methylenchlorid/Ethylacetat,
4:1); 1H-NMR (CDCl3): δ 3,91 (1H,
m), 2,47 (2H, m), 1,86-1,60 (3H, m), 1,23 (3H, m).
-
-
4-(Aminooxy)pentannitril.
Eine Lösung
von Di-tert-butylazodicarboxylat (DTBAD) (13,9 mmol, 3,21 g) in
wasserfreiem THF (20 ml) wurde mit einer Kanüle tropfenweise unter Rühren in
eine Aufschlämmung
aus 4-Hydroxypentannitril (11,6 mmol, 1,15 g), N-Hydroxyphthalimid (11,6
mmol, 1,89 g), Triphenylphosphin (13,9 mmol, 3,65 g) und wasserfreiem
THF (30 ml) gegeben. Die Aufschlämmung
löste sich
bei der Zugabe auf und änderte
die Farbe zuerst in orange und dann in gelb. Die gelbe Lösung wurde
bei Raumtemperatur 3 Stunden gerührt.
Das Lösungsmittel
wurde unter Vakuum entfernt, und der Rückstand wurde in TFA gelöst. Die
Reaktion wurde in TFA 2 Stunden gerührt, um das DTBAD-Nebenprodukt
zu zersetzen. Die TFA wurde unter Vakuum entfernt, und das Rohprodukt
wurde in Ethylacetat gelöst,
in destilliertem Wasser, 5 %iger, wässriger Kaliumcarbonatlösung und
Salzlösung
gewaschen und über
Magnesiumsulfat getrocknet. Der rohe, gelbe Feststoff wurde durch
eine Silicagelflashchromatographie (Hexan/Ethylacetat, 2:1) gereinigt,
und dies stellte 850 mg (32 %) eines weißen, kristallinen Feststoffes
bereit. Rf = 0,3 (Hexan/Ethylacetat, 2:1); 1H-NMR (CDCl3): δ 7,83 (2H,
m), 7,76 (2H, m), 4,39 (1H, m), 2,78 (2H, m), 2,03 (2H, m), 1,41
(3H, d).
-
-
4-{[(4-Methoxybenzyl)amino]oxy}pentannitril.
4-(Aminooxy)pentannitril (1,3 mmol, 150 mg) und 4-Methoxybenzolsulfonylchlorid
(1,3 mmol, 272 mg) wurden in wasserfreiem THF mit Diisopropylethylamin
(1,4 mmol, 0,69 ml) und ein paar Kristallen von DMAP vereinigt.
Die Reaktion wurde bei 50°C
15 Stunden gerührt. Die
Reaktion wurde in Diethylether verdünnt, mit 1 N HCl, 1 N NaOH
und Salzlösung
gewaschen und über Magnesiumsulfat
getrocknet. Eine NMR-Analyse offenbarte, dass das isolierte Rohprodukt
das doppelte Sulfonylchlorid-Additionsprodukt
war. Die wässrige
NaOH-Fraktion wurde bis zu einem neutralen pH-Wert angesäuert, in
Ethylacetat extrahiert und über
Magnesiumsulfat getrocknet. Das Lösungsmittel wurde unter Vakuum entfernt,
wobei 195 mg (52 %) eines sehr reinen Rohprodukts zurückblieben.
Rf = 0,4 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,82 (2H,
d), 7,01 (2H, d), 6,84 (1H, s), 4,17 (1H, m), 3,88 (3H, s), 2,42
(2H, m), 1,88 (2H, m), 1,23 (3H, d).
-
-
tert-Butyl-1-benzyl-3-{(3-cyano-1-methylpropoxy)-[(4-methoxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
4-{[(4-Methoxybenzyl)amino]oxy}pentannitril (0,69 mmol, 195 mg)
wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(0,57 mmol, 151 mg), Lithiumbis(trimethylsilyl)amid (0,11 mmol,
0,114 ml, 1,0 M in THF) und wasserfreiem THF (2 ml) vereinigt. Die
Reaktion wurde unter Stickstoff bei Raumtemperatur 20 Stunden gerührt. Die
Reaktion wurde in Ethylacetat (2 ml) verdünnt und mit 1 N HCl, gesättigtem,
wässrigem
Natriumhydrogencarbonat und Salzlösung gewaschen und über Magnesiumsulfat
getrocknet. Die rohe Lösung
wurde konzentriert und durch eine Silicagelflashchromatographie
(Hexan/Ethylacetat, 1:1) und eine RPHPLC, gefolgt von Lyophylisation
gereinigt, wobei sich 78 mg (25 %) eines weißen Feststoffes ergaben. Rf = 0,2 (Hexan/Ethylacetat, 1:1); 1H-NMR (CDCl3): δ 7,76-7,61
(2H, m), 7,34-7,11 (6H, m), 7,04-6,92 (2H, m), 4,72-4,53 (1H, m),
4,42 (1H, m), 3,89 (3H, s), 3,78 (2H, m), 3,25-2,51 (6H, m), 2,42
(2H, m), 2,02-1,79 (2H, m), 1,43-1,15
(10H, m). MS (ESI): M+H = 548.
-
Beispiel 153
-
-
2-(Cyclohexyloxy)-1H-isoindol-1,3(2H)-dion.
Eine Lösung
von Triphenylphosphin (15,53 g, 59,2 mmol), Cyclohexanol (6,25 ml,
59,2 mmol) und N-Hydroxyphthalimid (9,66 g, 59,2 mmol) in wasserfreiem
Tetrahydrofuran (500 ml) unter Argon wurde tropfenweise während ungefähr 20 Minuten
mit einer Lösung
von Di-tert-butylazodicarboxylat (15,00 g, 65,14 mmol) in Tetrahydrofuran
(100 ml) mit einem Wasserbad zur Regulierung der exothermen Reaktion
behandelt. Nachdem die rötliche
Farbe verschwunden war, wurde ein Gemisch aus Di-tert-butylazodicarboxylat
(3,00 g, 13,0 mmol) und Triphenylphosphin (3,11 g, 11,8 mmol) in
wasserfreiem Tetrahydrofuran (50 ml) zu dem Reaktionsgemisch gegeben,
und man ließ es über Nacht
bei Umgebungstemperatur rühren.
Nach dem Eindampfen im Vakuum wurde der Rückstand mit Trifluoressigsäure (100 ml)
behandelt und 20 Minuten gerührt.
Die Reaktion wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen Wasser und Dichlormethan verteilt. Die Schichten
wurden getrennt, und die wässrige
Phase wurde mit Dichlormethan extrahiert. Die vereinigten organischen
Schichten wurden über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde zweimal durch eine Flashsilicagelchromatographie
unter Eluieren mit Hexan:Ethylacetat (4:1 und 9:1) gereinigt. Reine
Fraktionen wurden im Vakuum bis zu einem Feststoff konzentriert
und unter Hochvakuum getrocknet, wobei 2-(Cyclohexyloxy)-1H-isoindol-1,3(2H)-dion
als Feststoff (10,90 g, 75 %) bereitgestellt wurde.
-
-
tert-Butyl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat.
Eine Lösung
von 2-(Cyclohexyloxy)-1H-isoindol-1,3(2H)-dion (10,00 g, 40,82 mmol)
in wasserfreiem Tetrahydrofuran (100 ml) unter Argon wurde mit wasserfreiem
Hydrazin (1,28 ml, 40,82 mmol) behandelt. Nach ungefähr zweistündigem Rühren wurde
die Aufschlämmung
mit weiterem wasserfreien Hydrazin (0,13 ml, 4,1 mmol) behandelt.
Nach weiterem einstündigen
Rühren
wurde das Reaktionsgemisch filtriert und mit einer minimalen Menge
an wasserfreiem Tetrahydrofuran gewaschen. Das Filtrat wurde mit
Lithiumtriflat (5,09 g, 32,7 mmol) und tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl)-2-phenylethylcarbamat
(8,58 g, 32,6 mmol) vereinigt und unter Rückfluss erhitzt. Nach 16-stündigem Erwärmen wurde
weiteres Lithiumtriflat (5,00 g, 32,1 mmol) zugegeben. Die Reaktion wurde
weitere 24 Stunden unter Erhitzen unter Rückfluss gerührt und dann im Vakuum eingedampft.
Der Rückstand
wurde zwischen Ethylacetat und Wasser verteilt. Nach dem Trennen
der Schichten wurde die organische Phase erneut mit Wasser gewaschen.
Die wässrigen
Phasen wurden vereinigt und mit Ethylacetat extrahiert. Die vereinigten
organischen Phasen wurden mit Salzlösung gewaschen, über wasserfreiem
Natriumsulfat getrocknet, filtriert und im Vakuum eingedampft. Der
Rückstand
wurde mit Diethylether verrieben und dann filtriert. Die Mutterlauge
wurde im Vakuum eingedampft, und der Rückstand wurde erneut mit Diethylether
verrieben. Die zweite Ausbeute wurde durch Filtration aufgenommen,
und die Mutterlauge wurde im Vakuum eingedampft. Der Rückstand
wurde in Diethylether gelöst
und über
Nacht in einen Gefrierschrank gestellt. Eine dritte Ausbeute wurde
durch Filtration aufgenommen. Alle drei Ausbeuten wurden unter Hochvakuum
getrocknet, wobei tert-Butyl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(4,48 g, 36 %) als Feststoff bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,34 (m, 14H), 1,52 (m, 1H), 1,72 (m,
2H), 1,95 (m, 2H), 2,97 (m, 4H), 3,25 (m, 1H), 3,67 (m, 1H), 3,83
(m, 1H), 3,92 (m, 1H), 4,32 (b, 1H), 4,61 (d, 1H), 7,26 (m, 5H). MS
(ESI): 379 (M+H).
-
-
(2R,3S)-3-Amino-1-[(cyclohexyloxy)amino]-4-phenyl-2-butanol.
Eine Kombination aus Trifluoressigsäure (20 ml) und tert-Butyl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(2,00 g, 5,29 mmol) wurde unter Argon bei Umgebungstemperatur ungefähr 30 Minuten
gerührt.
Die Reaktion wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen Dichlormethan und wässrigem Natriumhydroxid (1
N) verteilt. Nach dem Trennen der Schichten wurde die wässrige Phase
mit Dichlormethan extrahiert. Die vereinigten organischen Phasen
wurden über
wasserfreiem Natriumsulfat getrocknet, filtriert und im Vakuum bis
zu einem Feststoff eingedampft, der unter Hochvakuum getrocknet
wurde, wobei (2R,3S)-3-Amino-1-[(cyclohexyloxy)amino]-4-phenyl-2-butanol
(1,426 g, 97 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,24 (m, 5H), 1,58 (m,
4H), 1,73 (m, 2H), 1,95 (m, 2H), 2,51 (m, 1H), 2,97 (m, 2H), 3,16
(m, 2H), 3,33 (m, 1H), 3,57 (m, 1H), 3,77 (m, 1H), 7,26 (m, 5H).
MS (ESI): 279 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat.
Ein Gemisch aus (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(1,49 g, 4,82 mmol), (2R,3S)-3-Amino-1-[(cyclohexyloxy)amino]-4-phenyl-2-butanol
(1,341 g, 4,82 mmol) und Diisoproylethylamin (0,841 ml, 4,82 mmol)
in Acetonitril (15 ml) unter Argon wurde bei Umgebungstemperatur
16 Stunden gerührt.
Die so erhaltene Aufschlämmung
wurde filtriert und mit kaltem Acetonitril gewaschen, wobei die
erste Ausbeute des Produkts bereitgestellt wurde. Die Mutterlauge
wurde im Vakuum eingedampft, in Ethylacetat gelöst und zweimal mit wässrigem
Natriumhydroxid (1 N) gewaschen. Die vereinigten wässrigen
Phasen wurden mit Ethylacetat extrahiert. Die vereinigten organischen
Phasen wurden mit Salzlösung
gewaschen, über
wasserfreiem Natriumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Der Rückstand
wurde mit Diethylether verrieben und filtriert, wobei eine zweite
Ausbeute des Produkts bereitgestellt wurde. Die Mutterlauge wurde
im Vakuum eingedampft, und eine dritte Ausbeute wurde aus dem Rückstand,
der in einer minimalen Menge an Diethylether gelöst war, kristallisiert. Die
drei Ausbeuten wurden unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(1,555 g, 74 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,31 (m, 7H), 1,56 (m,
2H), 1,73 (m, 2H), 1,99 (m, 2H), 2,74 (m, 1H), 2,89 (m, 1H), 3,10
(m, 2H), 3,30 (m, 1H), 3,83 (m, 8H), 5,01 (m, 2H), 5,63 (d, 1H),
7,21 (m, 5H). MS (ESI): 456 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohegyloxy)-[(4-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Ein Gemisch aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(100 mg, 0,23 mmol), 4-Nitrobenzolsulfonylchlorid (61 mg, 0,276
mmol), Diisoproylethylamin (0,048 ml, 0,276 mmol) und 4-Dimethylaminopyridin
(~1 mg, kat.) wurde in wasserfreiem Tetrahydrofuran (3 ml) vereinigt
und bei Umgebungstemperatur unter Argonatmosphäre ungefähr 16 Stunden gerührt. Das
Reaktionsgemisch wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen Ethylacetat und wässriger
Salzsäure
(1 N) verteilt. Die organische Phase wurde über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum eingedampft. Der Rückstand wurde
auf Flashsilicagel unter Eluieren mit Hexan:Ethylacetat, 3:2, gefolgt
von Hexan:Ethylacetat, 1:1, gereinigt. Fraktionen, die das Produkt
enthielten, wurden vereinigt, im Vakuum eingedampft und mit Diethylether verrieben.
Das Lösungsmittel
wurde entfernt, und der verbliebene Feststoff wurde unter Hochvakuum
getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(4-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(129 mg, 91 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,22 (m, 7H), 1,64 (m,
2H), 1,78 (m, 2H), 2,08 (m, 2H), 2,90 (m, 5H), 3,69 (m, 2H), 3,88
(m, 4H), 4,23 (m, 1H), 4,87 (m, 1H), 5,04 (m, 1H), 5,64 (d, 1H),
7,18 (m, 2H), 7,25 (m, 3H), 7,96 (d, 2H), 8,36 (d, 2H). MS (ESI):
642 (M+Na).
-
-
(3R,3aS,6aR)-Hegahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(4-aminophenyl)sulfonyl](cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Palladium auf Holzkohle (10 Gew.-%, 30 mg) wurde zu einer Lösung von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(4-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(115 mg, 0,186 mmol) in einem Gemisch aus Ethanol:Ethylacetat, 1:1
(6 ml) gegeben. Das Ausgangsmaterial wurde unter einer Atmosphäre aus Wasserstoffgas
während
16 h reduziert. Das Reaktionsgemisch wurde filtriert und im Vakuum
eingedampft. Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Ethylacetat:Hexan, 3:1, gereinigt. Die Produktbande wurde
entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand wurde
mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(4-aminophenyl)sulfonyl](cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(89 mg, 81 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,26 (m, 6H), 1,58 (m,
5H), 2,05 (m, 2H), 2,90 (m, 4H), 3,09 (b, 2H), 3,68 (m, 2H), 3,88
(m, 4H), 4,16 (m, 1H), 4,24 (b, 1H), 4,81 (d, 1H), 5,00 (m, 1H),
5,63 (d, 1H), 6,66 (d, 2H), 7,23 (m, 5H), 7,56 (d, 2H). MS (ESI):
612 (M+Na).
-
Beispiel 154
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(3-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Ein Gemisch aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(342 mg, 0,788 mmol), 3-Nitrobenzolsulfonylchlorid (175 mg, 0,788
mmol) und Diisoproylethylamin (0,137 ml, 0,867 mmol) wurde in wasserfreiem
Tetrahydrofuran (10 ml) vereinigt und bei Umgebungstemperatur unter
Argonatmosphäre
ungefähr
40 Stunden gerührt.
Das Reaktionsgemisch wurde zwischen Ethylacetat und wässriger
Salzsäure
(1 N) verteilt. Nach dem Trennen der Phasen wurde die wässrige Schicht
mit Ethylacetat extrahiert. Die vereinigten organischen Phasen wurden
mit Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet und im Vakuum eingedampft.
Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Ethylacetat:Hexan, 1:1,
gereinigt. Die Fraktionen, die das Produkt enthielten, wurden vereinigt,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(3-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(428 mg, 88 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,29 (m, 6H), 1,57 (m,
3H), 1,76 (m, 2H), 2,08 (m, 2H), 2,91 (m, 4H), 3,10 (b, 1H), 3,68
(m, 2H), 3,88 (m, 4H), 4,25 (m, 1H), 4,83 (d, 1H), 5,00 (m, 1H),
5,64 (d, 1H), 7,22 (m, 5H), 7,76 (m, 1H), 8,07 (d, 1H), 8,50 (d,
1H), 8,66 (s, 1H). MS (ESI): 642 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(3-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(403 mg, 0,651 mmol) in absolutem Ethanol (12 ml) wurde mit Palladium
auf Kohle (10 Gew.-%, 80 mg) vereinigt und unter Wasserstoffatmosphäre 16 Stunden
reduziert. Das Reaktionsgemisch wurde filtriert und im Vakuum eingedampft,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(356 mg, 93 %) als Schaum bereitgestellt wurde. Eine Probe des Produkts
(30 mg) wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Dichlormethan:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 3:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(3-aminophenyl)sulfonyl](cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(18 mg) als Feststoff bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,26 (m, 6H), 1,64 (m,
5H), 2,07 (m, 2H), 2,93 (m, 4H), 3,14 (b, 1H), 3,69 (m, 2H), 3,87
(m, 4H), 3,94 (b, 2H), 4,19 (m, 1H), 4,83 (b, 1H), 5,03 (m, 1H),
5,64 (d, 1H), 6,89 (d, 1H), 7,06 (s, 1H), 7,21 (m, 7H). MS (ESI):
612 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Ein Gemisch aus (3 R,3 aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(100 mg, 0,230), 1,3-Benzodioxol-5-sulfonylchlorid (Eur. Pat. Anm.
583960, 23. Feb. 1994, 56 mg, 0,253 mmol) und Diisoproylethylamin (0,042
ml, 0,242 mmol) in wasserfreiem Tetrahydrofuran (3 ml) wurde bei
Umgebungstemperatur unter Argonatmosphäre 16 Stunden gerührt. Eine
katalytische Menge an Dimethylaminopyridin (~1 mg) wurde zugegeben,
und die Reaktion wurde ungefähr
2 Stunden unter Rückfluss
erhitzt. Eine weitere Menge an 1,3-Benzodioxol-5-sulfonylchlorid
(11 mg, 0,050 mmol) wurde zugegeben, und die Reaktion wurde eine
weitere Stunde erwärmt.
Nach dem Abkühlen
auf Umgebungstemperatur wurde das Reaktionsgemisch zwischen Ethylacetat und
wässriger
Salzsäure
verteilt. Nach dem Trennen der Phasen wurde die organische Schicht
mit Salzlösung gewaschen, über wasserfreiem
Magnesiumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Ethylacetat:Hexan, 1:1, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)(cyclohexyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(123 mg, 87 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,32 (m, 6H), 1,70 (m, 5H), 2,14 (m,
2H), 3,00 (m, 4H), 3,18 (b, 1H), 3,74 (m, 2H), 3,97 (m, 4H), 4,27
(m, 1H), 4,90 (m, 1H), 5,07 (m, 1H), 5,70 (d, 1H), 6,15 (s, 2H),
6,95 (d, 1H), 7,30 (m, 7H). MS (ESI): 641 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)-(2,3-dihydro-1,4-benzodioxin-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat.
Ein Gemisch aus 1,4-Benzodioxan-6-sulfonylchlorid (Eur. Pat. Anm.
583960, 23. Feb. 1994; 60 mg; 0,253 mmol), (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(100 mg, 0,230 mmol) und Diisoproylethylamin (0,042 ml, 0,242 mmol)
in wasserfreiem Tetrahydrofuran (3 ml) wurde bei Umgebungstemperatur
unter Argonatmosphäre
16 Stunden gerührt.
Eine katalytische Menge an Dimethylaminopyridin (~1 mg) wurde zugegeben,
und die Reaktion wurde ungefähr
2 Stunden unter Rückfluss
erhitzt. Eine weitere Menge an 1,4-Benzodioxan-6-sulfonylchlorid
(12 mg, 0,051 mmol) wurde zugegeben, und die Reaktion wurde weitere
30 Minuten erwärmt.
Nach dem Abkühlen
auf Umgebungstemperatur wurde das Reaktionsgemisch zwischen Ethylacetat
und wässriger
Salzsäure
verteilt. Nach dem Trennen der Phasen wurde die organische Schicht
mit Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Ethylacetat:Hexan, 1:1, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)-(2,3-dihydro-1,4-benzodioxin-6-ylsulfonyl)amino]-2-hydroxypropylcarbamat
(125 mg, 86 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,20 (m, 6H), 1,60 (m, 5H), 2,07 (m,
2H), 2,90 (m, 4H), 3,09 (b, 1H), 3,67 (m, 2H), 3,90 (m, 4H), 4,23
(m, 1H), 4,31 (m, 4H), 4,82 (d, 1H), 5,01 (m, 1H), 5,64 (d, 1H),
6,95 (d, 1H), 7,25 (m, 7H). MS (ESI): 655 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-({[4-(benzyloxy)phenyl]sulfonyl}(cyclohexyloxy)amino]-2-hydroxypropylcarbamat.
Ein Gemisch aus 4-Benzyloxybenzolsulfonylchlorid (65 mg; 0,230 mmol),
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(100 mg, 0,230 mmol), Diisoproylethylamin (0,042 ml, 0,242 mmol)
und 4-Dimethylaminopyridin (~1 mg) in wasserfreiem Tetrahydrofuran
(3 ml) wurde bei Umgebungstemperatur unter Argonatmosphäre 16 Stunden
gerührt.
Eine weitere Menge an 4-Benzyloxybenzolsulfonylchlorid
(13 mg, 0,046 mmol) und 4-Dimethylaminopyridin (~1 mg) wurde zugegeben,
und die Reaktion wurde ungefähr
2 Stunden unter Rückfluss erhitzt.
Nach dem Abkühlen
auf Umgebungstemperatur wurde das Reaktionsgemisch zwischen Ethylacetat und
wässriger
Salzsäure
verteilt. Die Phasen wurden getrennt, und die organische Schicht
wurde dann mit Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Das Rohprodukt wurde auf Silicagel mit Flashqualität unter
Eluieren mit Ethylacetat:Hexan, 1:1, gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt und im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[4-(benzyloxy)phenyl]sulfonyl}(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(143 mg, 91 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,27 (m, 6H), 1,61 (m,
5H), 2,07 (m, 2H), 2,91 (m, 4H), 3,10 (b, 1H), 3,68 (m, 2H), 3,89
(m, 4H), 4,19 (m, 1H), 4,84 (m, 1H), 5,01 (m, 1H), 5,12 (s, 2H),
5,64 (d, 1H), 7,05 (d, 2H), 7,28 (m, 10H), 7,71 (d, 2H). MS (ESI):
703 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[3-(benzyloxy)phenyl]sulfonyl}(cyclohexyloxy)amino]-2-hydroxypropylcarbamat.
Ein Gemisch aus 3-Benzyloxybenzolsulfonylchlorid (65 mg; 0,230 mmol),
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(100 mg, 0,230 mmol) und Diisopropylethylamin (0,042 ml, 0,242 mmol)
in wasserfreiem Tetrahydrofuran (3 ml) wurde bei Umgebungstemperatur
unter Argonatmosphäre
16 Stunden gerührt.
Eine katalytische Menge an Dimethylaminopyridin (~1 mg) wurde zugegeben,
und die Reaktion wurde ungefähr
eine Stunde unter Rückfluss
erhitzt. Eine weitere Menge an 3-Benzyloxybenzolsulfonylchlorid
(13 mg, 0,046 mmol) wurde zugegeben, und die Reaktion wurde ungefähr 1 Stunde
unter Rückfluss
erhitzt. Nach dem Abkühlen
auf Umgebungstemperatur wurde das Reaktionsgemisch zwischen Ethylacetat
und wässriger
Salzsäure
verteilt. Die Phasen wurden getrennt, und die organische Schicht
wurde dann mit Salzlösung
gewaschen, über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[3-(benzyloxy)phenyl]sulfonyl}(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(140 mg, 89 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 1,22 (m, 6H), 1,62 (m,
5H), 2,05 (m, 2H), 2,90 (m, 4H), 3,11 (b, 1H), 3,66 (m, 2H), 3,87
(m, 4H), 4,18 (m, 1H), 4,77 (m, 1H), 4,95 (m, 1H), 5,10 (m, 2H),
5,60 (d, 1H), 7,29 (m, 14H). MS (ESI): 703 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(3-hydroxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Eine Lösung
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[3-(benzyloxy)phenyl]sulfonyl}(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(131 mg, 0,193 mmol) in Ethylacetat (~5 ml) wurde mit Palladium
auf Kohle (10 Gew.-%, 25 mg) vereinigt und unter einer Atmosphäre aus Wasserstoffgas
reduziert. Nach 16-stündigem
Rühren
wurde das Reaktionsgemisch filtriert und im Vakuum bis zu einem
Rückstand
eingedampft. Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Ethylacetat:Hexan, 3:2, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 3:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(3-hydroxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(93 mg, 82 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,28 (m, 6H), 1,67 (m, 5H), 2,06 (m,
2H), 2,96 (m, 4H), 3,09 (b, 1H), 3,87 (m, 6H), 4,19 (m, 1H), 5,01 (m,
2H), 5,69 (d, 1H), 6,60 (b, 1H), 7,23 (m, 9H). MS (ESI): 613 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(4-hydroxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Eine Lösung
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[4-(benzyloxy)phenyl]sulfonyl}(cyclohexyloxy)amino]-2-hydroxypropylcarbamat
(140 mg, 0,206 mmol) in Ethylacetat (5 ml) wurde mit Palladium auf
Kohle (10 Gew.-%, 28 mg) vereinigt und unter einer Atmosphäre aus Wasserstoffgas
reduziert. Nach 16-stündigem Rühren wurde
das Reaktionsgemisch filtriert und im Vakuum bis zu einem Rückstand
eingedampft. Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Ethylacetat:Hexan, 3:2, gereinigt. Die Produktbande
wurde entfernt, mit Methylenchlorid:Methanol, 4:1, eluiert, filtriert
und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(cyclohexyloxy)-[(4-hydroxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(106 mg, 87 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 1,27 (m, 6H), 1,67 (m, 5H), 2,05 (m,
2H), 2,93 (m, 4H), 3,11 (b, 1H), 3,68 (m, 2H), 3,90 (m, 4H), 4,19 (m,
1H), 4,81 (d, 1H), 4,99 (m, 1H), 5,65 (d, 1H), 6,24 (b, 1H), 6,92
(d, 2H), 7,22 (m, 5H), 7,67 (d, 2H). MS (ESI): 613 (M+Na).
-
Beispiel 161
-
-
tert-Butyl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat.
Eine Lösung
von 2-(1-Ethylpropoxy)-1H-isoindol-1,3(2H)-dion [Synth. Comm. 22
(10), 1427-1432 (1992), 10,00 g, 42,9 mmol] in wasserfreiem Tetrahydrofuran
(100 ml) unter Argon wurde mit wasserfreiem Hydrazin (1,48 ml, 47,2
mmol) während
ungefähr
5 Minuten behandelt. Die Reaktion wurde 45 Minuten gerührt und
mit wasserfreiem Tetrahydrofuran (50 ml) verdünnt. Eine weitere Menge an
wasserfreiem Hydrazin (0,888 ml, 28,3 mmol) wurde in sechs Stufen
während
90 Minuten zugegeben. Das Gemisch wurde filtriert und mit Tetrahydrofuran
(~50 ml) gewaschen. Die Mutterlauge wurde mit tert-Butyl-N-(1S)-1-[(2S)-oxiran-2-yl]-2-phenylethylcarbamat
(9,03 g, 34,3 mmol) und Lithiumtriflat (5,36 g, 34,3 mmol) vereinigt
und unter Rückfluss
erhitzt. Nach 3,5-tägigem
Rühren
wurde die Reaktion im Vakuum eingedampft, und der Rückstand
wurde zwischen wässrigem
Kaliumcarbonat (5 %ig, Gew./Vol.) und Ethylacetat verteilt. Die
wässrige
Phase wurde abgetrennt und mit Ethylacetat extrahiert. Die vereinigten
organischen Schichten wurden mit gesättigter Salzlösung gewaschen, über Magnesiumsulfat
getrocknet, filtriert und im Vakuum eingedampft. Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Hexan:Ethylacetat,
3:1, gereinigt. Fraktionen, die das Produkt enthielten, wurden im
Vakuum eingedampft und unter Hochvakuum getrocknet, wobei tert-Butyl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(6,425 g, 51 %) als Feststoff bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 0,88 (m, 6H), 1,34 (s,
9H), 1,51 (m, 4H), 2,91 (m, 4H), 3,15 (d, 1H), 3,47 (m, 1H), 3,69
(m, 2H), 3,89 (m, 1H), 4,57 (m, 1H), 7,24 (m, 5H). MS (ESI): 389
(M+Na).
-
-
(2R,3S)-3-Amino-1-[(1-ethylpropoxy)amino]-4-phenyl-2-butanol.
Ein Gemisch aus tert-Butyl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(3,285 g, 8,98 mmol) und Trifluoressigsäure (25 ml) wurde bei Umgebungstemperatur
unter Argon ungefähr
30 Minuten gerührt.
Die Reaktion wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen Dichlormethan und wässrigem Natriumhydroxid (1
N) verteilt. Die Phasen wurden getrennt, und die wässrige Phase
wurde mit Dichlormethan extrahiert. Die vereinigten organischen
Phasen wurden über
wasserfreiem Natriumsulfat getrocknet, filtriert, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (2R,3S)-3-Amino-1-[(1-ethylpropoxy)amino]-4-phenyl-2-butanol
(2,455 g, 100 %) als Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 0,94 (m, 6H), 1,56 (m, 4H), 2,55 (m,
1H), 3,01 (m, 2H), 3,22 (m, 2H), 3,51 (m, 1H), 3,81 (m, 1H), 7,30
(m, 5H). MS (ESI): 267 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat.
Ein Gemisch aus (2R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-2-yl-4-nitrophenylcarbonat
(2,764 g, 8,94 mmol), (2R,3S)-3-Amino-1-[(1-ethylpropoxy)amino]-4-phenyl-2-butanol
(2,379 g, 8,94 mmol) und Diisoproylethylamin (1,56 ml, 8,94 mmol)
in Acetonitril (25 ml) unter Argon wurde bei Umgebungstemperatur
16 Stunden gerührt.
Das Reaktionsgemisch wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen Ethylacetat und wässrigem
Kaliumcarbonat (5 %ig, Gew./Vol.) verteilt. Die Phasen wurden getrennt,
und die organische Schicht wurde erneut mit wässrigem Kaliumcarbonat (5 %ig,
Gew./Vol.) gewaschen. Die wässrigen Phasen
wurden vereinigt und mit Ethylacetat extrahiert. Die vereinigten
organischen Schichten wurden mit Salzlösung gewaschen, über wasserfreiem
Magnesiumsulfat getrocknet und im Vakuum eingedampft. Der Rückstand
wurde mit Diethylether verrieben und filtriert. Die Mutterlauge
wurde im Vakuum eingedampft, und der Rückstand wurde auf Silicagel
mit Flashqualität
unter Eluieren mit Ethylacetat:Hexan, 1:1, gereinigt. Fraktionen,
die das Produkt enthielten, wurden vereinigt und im Vakuum bis zu
einem Feststoff eingedampft. Beide Ausbeuten des Produkts wurden
unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(2,554 g, 68 %) bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 0,88 (m, 6H), 1,52 (m,
7H), 2,77 (m, 1H), 2,91 (m, 2H), 3,07 (m, 1H), 3,16 (m, 1H), 3,37
(b, 1H), 3,46 (m, 1H), 3,75 (m, 4H), 3,94 (m, 2H), 4,87 (d, 1H),
5,03 (m, 1H), 5,63 (d, 1H), 7,23 (m, 5H). MS (ESI): 445 (M+Na).
-
-
tert-Butyl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-methoxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Ein Gemisch aus tert-Butyl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat (100
mg, 0,273 mmol), 4-Methoxyphenylsulfonylchlorid
(57 mg, 0,273 mmol) und Diisoproylethylamin (0,0476 ml, 0,273 mmol)
in wasserfreiem Tetrahydrofuran (2 ml) wurde unter Argon 16 Stunden
bei Umgebungstemperatur gerührt.
Eine katalytische Menge an 4-Dimethylaminopyridin (~1 mg) wurde
zugegeben, und die Reaktion wurde ungefähr zwei Stunden unter Rückfluss
erhitzt. Nach dem Abkühlen
wurde die Reaktion im Vakuum eingedampft, und der Rückstand
wurde in Ethylacetat gelöst.
Die Lösung
wurde mit wässrigem
Kaliumcarbonat (5 %ig, Gew./Vol.), wässriger Salzsäure (1 N)
und Salzlösung
gewaschen. Die organische Schicht wurde dann über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum eingedampft. Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Methylenchlorid:Methanol, 95:5, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 4:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde erneut auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Methylenchlorid:Ethylacetat, 95:5, gereinigt.
Die Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 4:1,
eluiert, filtriert und im Vakuum eingedampft, wobei tert-Butyl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-methoxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(103 mg, 70 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 0,95 (m, 6H), 1,38 (s, 9H), 1,64 (m,
4H), 3,01 (m, 5H), 3,83 (m, 2H), 3,93 (s, 3H), 4,20 (m, 1H), 4,61
(m, 1H), 7,03 (d, 2H), 7,29 (m, 5H), 7,80 (d, 2H). MS (ESI): 559 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)-(1-ethylpropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Ein Gemisch aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(0,100 g, 0,237 mmol), 1,3-Benzodioxol-5-sulfonylchlorid (52 mg,
0,237 mmol), Diisoproylethylamin (0,042 ml, 0,237 mmol) und Dimethylaminopyridin
(~1 mg) in wasserfreiem Tetrahydrofuran (3 ml) wurde bei Umgebungstemperatur
während 16
Stunden unter Argonatmosphäre
gerührt.
Die Reaktion wurde im Vakuum eingedampft, und der Rückstand wurde
zwischen Dichlormethan und wässriger
Salzsäure
(1 N) verteilt. Die organische Phase wurde abgetrennt und über wasserfreiem
Magnesiumsulfat getrocknet, filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf einer präparativen
DC-Platte (20 × 20
cm, 500 μM)
unter Eluieren mit Dichlormethan:Methanol, 97:3, gereinigt. Die
Produktbande wurde entfernt, mit Methylenchlorid:Methanol, 4:1,
eluiert, filtriert und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[(1,3-benzodioxol-5-ylsulfonyl)-(1-ethylpropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(114 mg, 80 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 0,89 (m, 6H), 1,57 (m, 7H), 2,95 (m,
5H), 3,69 (m, 2H), 3,89 (m, 4H), 4,15 (m, 1H), 4,82 (d, 1H), 5,01
(m, 1H), 5,64 (d, 1H), 6,10 (s, 2H), 6,90 (d, 1H), 7,23 (m, 6H),
7,39 (m, 1H). MS (ESI): 629 (M+Na).
-
Beispiel 163
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Ein Gemisch aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(200 mg, 0,474 mmol), 4-Nitrophenylsulfonylchlorid (105 mg, 0,474
mmol), Diisoproylethylamin (0,084 ml, 0,474 mmol) und Dimethylaminopyridin
(~1 mg) in wasserfreiem Tetrahydrofuran (3 ml) wurde bei Umgebungstemperatur
während
16 Stunden unter Argonatmosphäre
gerührt.
Die Reaktion wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen Dichlormethan und wässrigem Natriumhydrogensulfat
(1 N) verteilt. Die Phasen wurden getrennt, und die wässrige Schicht
wurde mit Dichlormethan extrahiert. Die vereinigten organischen
Phasen wurden über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Ethylacetat:Hexan,
1:1, gereinigt. Fraktionen, die das Produkt enthielten, wurden vereinigt,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(254 mg, 88 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 0,90 (m, 6H), 1,60 (m,
7H), 2,90 (m, 5H), 3,68 (m, 2H), 3,87 (m, 4H), 4,17 (m, 1H), 4,83
(d, 1H), 5,02 (m, 1H), 5,64 (d, 1H), 7,23 (m, 5H), 7,99 (d, 2H),
8,38 (d, 2H). MS (ESI): 630 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(4-aminophenyl)sulfonyl]-(1-ethylpropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(237 mg, 0,390 mmol) in absolutem Methanol (5 ml) wurde mit Palladium
auf Kohle (10 Gew.-%, 50 mg) vereinigt und unter Wasserstoffatmosphäre während 16
Stunden reduziert. Die Reaktion wurde filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf Silicagel unter Eluieren mit 50-60 % Ethylacetat in Hexan
gereinigt. Fraktionen, die das Produkt enthielten, wurden vereinigt
und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(4-aminophenyl)sulfonyl]-(1-ethylpropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(160 mg, 71 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 0,90 (m, 6H), 1,58 (m, 7H), 2,95 (m,
5H), 3,69 (m, 2H), 3,91 (m, 4H), 4,13 (m, 1H), 4,26 (b, 2H), 4,80 (d,
1H), 5,00 (m, 1H), 5,63 (d, 1H), 6,67 (d, 2H), 7,22 (m, 5H), 7,58
(d, 2H). MS (ESI): 600 (M+Na).
-
Beispiel 164
-
-
Herstellung
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(3-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Ein Gemisch aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(200 mg, 0,474 mmol), 3-Nitrophenylsulfonylchlorid (105 mg, 0,474
mmol), Diisoproylethylamin (0,084 ml, 0,474 mmol) und Dimethylaminopyridin
(~1 mg) in wasserfreiem Tetrahydrofuran (3 ml) wurde bei Umgebungstemperatur
während
16 Stunden unter Argonatmosphäre
gerührt.
Die Reaktion wurde im Vakuum eingedampft, und der Rückstand
wurde zwischen Dichlormethan und wässriger Salzsäure (1 N)
verteilt. Nach dem Trennen der Phasen wurde die wässrige Schicht
mit Dichlormethan extrahiert. Die vereinigten organischen Phasen
wurden über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Ethylacetat:Hexan,
1:1, gereinigt. Fraktionen, die das Produkt enthielten, wurden vereinigt,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(3-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(246 mg, 86 %) bereitgestellt wurde. 1H-NMR (Chloroform-d3): 0,98 (m, 6H), 1,68 (m, 7H), 2,99 (m,
5H), 3,73 (m, 2H), 3,96 (m, 4H), 4,27 (m, 1H), 4,86 (d, 1H), 5,07
(m, 1H), 5,69 (d, 1H), 7,27 (m, 5H), 7,84 (m, 1H), 8,16 (d, 1H),
8,57 (d, 1H), 8,76 (s, 1H). MS (ESI): 630 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(3-aminophenyl)sulfonyl]-(1-ethylpropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Eine Lösung
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(3-nitrophenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(239 mg, 0,394 mmol) in absolutem Ethanol (3 ml) wurde mit Palladium
auf Kohle (10 Gew.-%, 25 mg) vereinigt und unter Wasserstoffatmosphäre während 16
Stunden reduziert. Die Reaktion wurde filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Ethylacetat:Hexan,
3:2, gereinigt. Fraktionen, die das Produkt enthielten, wurden vereinigt
und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-3-[[(3-aminophenyl)sulfonyl]-(1-ethylpropoxy)amino]-1-benzyl-2-hydroxypropylcarbamat
(153 mg, 67 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 0,96 (m, 6H), 1,62 (m, 7H), 3,05 (m,
5H), 3,76 (m, 2H), 3,96 (m, 6H), 4,19 (m, 1H), 4,88 (m, 1H), 5,07 (m,
1H), 5,69 (d, 1H), 6,95 (d, 1H), 7,14 (s, 1H), 7,28 (m, 7H). MS
(ESI): 600 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[4-(benzyloxy)phenyl]sulfonyl}-(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat.
Ein Gemisch aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(200 mg, 0,474 mmol), 4-Benzyloxybenzolsulfonylchlorid
(134 mg, 0,474 mmol), Diisopropylethylamin (0,083 ml, 0,474 mmol)
und Dimethylaminopyridin (~1 mg) in wasserfreiem Tetrahydrofuran
(3 ml) wurde bei Umgebungstemperatur während 16 Stunden unter Argonatmosphäre gerührt. Das
Reaktionsgemisch wurde auf 55°C
erwärmt,
und eine weitere Menge an Dimethylaminopyridin (~2 mg) wurde zugegeben.
Nach 2-stündigem
Rühren
wurde die Reaktion im Vakuum eingedampft, und der Rückstand
wurde zwischen Dichlormethan und wässrigem Natriumhydrogensulfat
(1 N) verteilt. Nach dem Trennen der Phasen wurde die wässrige Schicht
mit Dichlormethan extrahiert. Die vereinigten organischen Phasen
wurden über
wasserfreiem Magnesiumsulfat getrocknet, filtriert und im Vakuum
eingedampft. Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Ethylacetat:Hexan,
3:2, gereinigt. Fraktionen, die das Produkt enthielten, wurden vereinigt,
im Vakuum eingedampft und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[4- (benzyloxy)phenyl]sulfonyl}-(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(235 mg, 74 %) als Schaum bereitgestellt wurde. 1H-NMR
(Chloroform-d3): 0,94 (m, 6H), 1,62 (m,
7H), 3,05 (m, 5H), 3,74 (m, 2H), 3,98 (m, 4H), 4,18 (m, 1H), 4,88
(d, 1H), 5,08 (m, 1H), 5,19 (s, 2H), 5,70 (d, 1H), 7,13 (d, 2H),
7,34 (m, 10H), 7,80 (d, 2H). MS (ESI): 691 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-hydroxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat.
Eine Lösung
von (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-[{[4-(benzyloxy)phenyl]sulfonyl}-(1-ethylpropoxy)amino]-2-hydroxypropylcarbamat
(222 mg, 0,384 mmol) in absolutem Ethanol:Ethylacetat, 3:1, wurde
mit Palladium auf Kohle (10 Gew.-%, 44 mg) vereinigt und unter einer
Atmosphäre
aus Wasserstoffgas während 16
Stunden reduziert. Die Reaktion wurde filtriert und im Vakuum eingedampft.
Der Rückstand
wurde auf Silicagel mit Flashqualität unter Eluieren mit Ethylacetat:Hexan,
3:2, gereinigt. Fraktionen, die das Produkt enthielten, wurden vereinigt
und im Vakuum eingedampft. Der Rückstand
wurde mit Wasser verrieben, filtriert und unter Hochvakuum getrocknet,
wobei (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-(1S,2R)-1-benzyl-3-{(1-ethylpropoxy)-[(4-hydroxyphenyl)sulfonyl]amino}-2-hydroxypropylcarbamat
(103 mg, 46 %) als weißer
Feststoff bereitgestellt wurde. 1H-NMR (Chloroform-d3): 0,91 (m, 6H), 1,61 (m, 7H), 2,93 (m,
5H), 3,70 (m, 2H), 3,92 (m, 4H), 4,17 (m, 1H), 4,79 (d, 1H), 5,01
(m, 1H), 5,66 (d, 1H), 6,12 (s, 1H), 6,94 (d, 2H), 7,26 (m, 5H),
7,72 (d, 2H). MS (ESI): 601 (M+Na).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-([(2-[methylamino]-2-oxoethylamino)carbonylamino]ethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-([(2-[methylamino]-2-oxoethylamino)carbonylamino]ethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Eine Lösung von
30 mg (0,048 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat
und (3 S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[(3-[(2-aminoethyl)amino]phenylsulfonyl)(cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat,
1:1, in 2 ml wasserfreiem THF wurde mit 6,0 μl (0,05 mmol) Ethylisocyanatoacetat
behandelt. Nach 2,5-stündigem
Rühren
bei RT wurde die Lösung
im Vakuum konzentriert. Der Rückstand
wurde in 3 ml 2 M NH3/MeOH gelöst, und
die Lösung
wurde bei RT gerührt.
Nach 18 Stunden wurde die Lösung
bis zur Trockene konzentriert, und der Rückstand wurde einer Flashchromatographie (Silicagel,
CH2Cl2/2 M NH3 in MeOH, 9:1) unterzogen, wobei sich 23
mg (66 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,38-7,07 (10H), 6,88 (2H), 6,39 (1H), 6,16-5,88 (2H), 5,68 (1H), 5,09
(1H), 4,84 (1H), 4,17-2,59 (20H), 2,10-1,25 (10H). MS (ESI): 733
(M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[methoxyamino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[methoxyamino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Eine Lösung
von 0,100 g (0,174 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (siehe Beispiel 31), 44 mg (0,26 mmol) N-Methoxybromacetamid
(auf eine zu N-Methoxy-N-methylbromacetamid analoge Art und Weise
hergestellt, Beispiel 88) und 0,045 ml (0,26 mmol) N,N-Diisopropylethylamin
in 5 ml wasserfreiem DMF wurde unter Rühren in einem verschlossenen Röhrchen auf
80°C erwärmt. Der
Reaktionsablauf wurde durch eine HPLC (C18,
H2O/MeCN/0,1 % TFA) überwacht. Um die Reaktion schneller
zu beenden, wurden nach 4 Stunden und 3 Tagen weitere Portionen
von 1,5 Äquivalenten
N-Methoxybromacetamid
und N,N-Diisopropylethylamin zugegeben. Nach einer Gesamtreaktionszeit
von 4 Tagen wurde die Lösung
auf RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde einer Flashchromatographie
(SiO2, CH2Cl2/2 M NH3 in MeOH,
93:7) unterzogen, wobei sich 16 mg (14 %) des gewünschten
Produkts als weißer
Schaum ergaben. 1H-NMR (CDCl3):
7,36-7,00 (9H), 6,85 (2H), 5,60 (1H), 5,20-4,82 (2H), 4,75 (2H),
4,10-3,43 (10H), 3,21-2,45 (6H), 1,90-1,39 (10H). MS (ESI): 663
(M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[dimethylamino]-2-oxoethylamino)phenyl]
sulfonylamino)-2-hydroxypropyl] carbamat und (3S,3aR,6aS)-Hexahydrofuro(2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[dimethylamino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Eine Lösung
von 0,100 g (0,174 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (siehe Beispiel 31), 32 mg (0,19 mmol) N,N-Dimethylbromacetamid (auf eine zu N-Methoxy-N-methylbromacetamid
analoge Art und Weise hergestellt, Beispiel 88) und 0,033 ml (0,19
mmol) N,N-Diisopropylethylamin in 3 ml wasserfreiem DMF wurde unter
Rühren
in einem verschlossenen Röhrchen
auf 80°C
erwärmt.
Der Reaktionsablauf wurde durch eine HPLC (C18,
H2O/MeCN/0,1 % TFA) überwacht. Um die Reaktion schneller
zu beenden, wurden nach 18 Stunden und 42 Stunden weitere Portionen
von 1,1 Äquivalenten
N,N-Dimethylbromacetamid und N,N-Diisopropylethylamin zugegeben.
Nach einer Gesamtreaktionszeit von 3 Tagen wurde die Lösung auf
RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde in EtOAc gelöst, und
die Lösung
wurde mit wässriger
Salzlösung
(3 x) gewaschen, über
MgSO4 getrocknet und konzentriert. Das Rohprodukt
wurde durch eine Flashchromatographie (SiO2,
EtCAc) gereinigt, wobei sich 53 mg (46 %) des gewünschten
Produkts als hellgelber Schaum ergaben. 1H-NMR
(CDCl3): 7,32-7,14 (8H), 7,10 (1H), 6,93
(1H), 6,86 (1H), 5,61 (1H), 4,96 (1H), 4,91-4,77 (2H), 3,92-3,55
(7H), 3,23-2,77 (12H), 1,86-1,38 (10H). MS (ESI): 661 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[ethyl(methyl)amino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-[(1S,2R)-1-benzyl-3-((cyclopentyloxy)-[3-(2-[ethyl(methyl)amino]-2-oxoethylamino)phenyl]sulfonylamino)-2-hydroxypropyl]carbamat.
Eine Lösung
von 0,100 g (0,174 mmol) eines Gemisches aus (3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat
und (3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-((1S,2R)-1-benzyl-3-(cyclopentyloxy)-[(3-aminophenyl)sulfonyl]amino-2-hydroxypropyl)carbamat,
1:1 (siehe Beispiel 31), 34 mg (0,19 mmol) N-Ethyl-N-methylacetamid (auf
eine zu N-Methoxy-N-methylbromacetamid analoge Art und Weise hergestellt,
Beispiel 88) und 0,033 ml (0,19 mmol) N,N-Diisopropylethylamin in
3 ml wasserfreiem DMF wurde unter Rühren in einem verschlossenen
Röhrchen
auf 80°C
erwärmt.
Der Reaktionsablauf wurde durch eine HPLC (C18,
H2O/MeCN/0,1 % TFA) überwacht. Um die Reaktion schneller
zu beenden, wurden nach 18 Stunden und 42 Stunden weitere Portionen
von 1,1 Äquivalenten
N-Ethyl-N-methylacetamid und N,N-Diisopropylethylamin zugegeben.
Nach einer Gesamtreaktionszeit von 3 Tagen wurde die Lösung auf
RT abgekühlt
und im Vakuum konzentriert. Der Rückstand wurde in EtOAc gelöst, und
die Lösung
wurde mit wässriger
Salzlösung
(3 x) gewaschen, über
MgSO4 getrocknet und konzentriert. Das Rohprodukt
wurde durch eine Flashchromatographie (SiO2,
EtOAC) gereinigt, wobei sich 61 mg (52 %) des gewünschten
Produkts als hellgelber Schaum ergaben. 1H-NMR
(CDCl3): 7,32-7,14 (8H), 7,09 (1H), 6,91
(1H), 6,85 (1H), 5,62 (1H), 5,01-4,77 (3H), 3,95-3,53 (7H), 3,48
(1H), 3,34 (1H), 3,23-2,75 (9H), 1,88-1,41 (10H), 1,27-1,08 (3H).
MS (ESI): 675 (M+H).
-
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(4-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Dieses Material wurde auf eine zu Beispiel 77 analoge Art und Weise
erhalten, jedoch wurde p-Nitrobenzolsulfonylchlorid
anstelle von m-Nitrobenzolsulfonylchlorid verwendet.
MS: 598
(M+Na), NMR (Chloroform-d): 1,2-2,0 (m), 2,75-3,2 (m), 3,6 (dd),
3,7-4,0 (m), 4,2 (s), 4,75 (m), 4,85 (m), 5,0 (m), 5,62 (d), 6,65
(d), 7,2-7,3 (m), 7,55 (d).
-
-
(3S,3aR,6aS)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(4-aminophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
Dieses Material wurde auf eine zu Beispiel 77 analoge Art und Weise
erhalten, jedoch wurde p-Nitrobenzolsulfonylchlorid
anstelle von m-Nitrobenzolsulfonylchlorid verwendet, und das Ausgangsgerüst war das
in Beispiel 39 (entgegengesetzte Stereochemie bei dem Furanylfuran-Ringsystem) verwendete.
MS:
598 (M+Na). NMR (Chloroform-d): 1,2-2,0 (m), 2,75-3,2 (m), 3,6 (dd),
3,7-4,0 (m), 4,2 (s), 4,75 (m), 4,95 (m), 5,1 (m), 5,8 (d), 6,65
(d), 7,2-7,3 (m), 7,55 (d).
-
-
Schritt 1:
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-cyanophenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
1 Äq. (3R,3aS,6aR)-Hexahydrofuro[2,3b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)amino]-2-hydroxypropylcarbamat
(53,6 mg, 0,127 mmol) in 2 ml getrocknetem Pyridin wurde in einen
getrockneten Kolben eingebracht. 1,2 Äq. m-Cyanophenylsulfonylchlorid
(31 mg, 0,153 mmol) wurden zu dieser Lösung gegeben. Es folgte die
Zugabe von katalytischem DMAP (1 mg). Die Reaktion wurde bei Raumtemperatur
24 h fortgesetzt. Das Lösungsmittel
wurde im Vakuum bis zu einem Öl
eingedampft, das in Ethylacetat gelöst und dann mit 1 N Salzsäure und
Salzlösung
gewaschen wurde. Die organische Schicht wurde über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit 50 % Ethylacetat in Hexan gereinigt. Fraktionen, die
das Produkt enthielten, wurden vereinigt, im Vakuum eingedampft
und unter Hochvakuum getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(m-cyanophenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(31 mg, 42 %) bereitgestellt wurde. Eine HPLC zeigte, dass das Material eine
Reinheit von 98 % aufwies; Ret.zeit = 12,1 min, eine DC in 50 %
Ethylacetat/Hexan zeigte einen Rf-Wert von
0,3 und ein LCMS (ES+), M+H = 586,3 (M+H).
-
-
Schritt 2:
-
(3R,3aS,6aR)-Hexahydrofuro[2,3-b]furan-3-yl-N-(1S,2R)-3-[[(3-carbamoylphenyl)sulfonyl](cyclopentyloxy)amino]-1-benzyl-2-hydroxypropylcarbamat.
1 Äq. (3R,3aS,6aR)-Hexahydrofuro[2,3b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(m-cyanophenyl)sulfonyl]amino-2-hydroxypropylcarbamat
(28 mg, 0,048 mmol) in 1 ml Aceton wurde in einen Kolben eingebracht. Lureahydroperoxid
(4 Äq.,
18 mg, 0,19 mmol), K2CO3 (0,1 Äq., 0,7
mg) und dann 1 ml H2O wurden zu dieser Lösung gegeben.
Die Reaktion wurde bei Raumtemperatur 5 h fortgesetzt. Das Lösungsmittel
wurde im Vakuum bis zu einem Öl
eingedampft, das in Ethylacetat gelöst und dann mit Salzlösung gewaschen
wurde. Die organische Schicht wurde über wasserfreiem Magnesiumsulfat
getrocknet, filtriert und im Vakuum bis zu einem Rückstand
eingedampft. Das Rohmaterial wurde auf Silicagel mit Flashqualität unter
Eluieren mit Ethylacetat gereinigt. Fraktionen, die das Produkt
enthielten, wurden vereinigt, im Vakuum eingedampft und unter Hochvakuum
getrocknet, wobei (3R,3aS,6aR)-Hexahydrofuro[2,3b]furan-3-yl-N-(1S,2R)-1-benzyl-3-[(cyclopentyloxy)-[(m-phenylcarboxamid)sulfonyl]amino-2-hydroxypropylcarbamat
(20,2 mg) bereitgestellt wurde. Eine HPLC zeigte, dass das Material eine
Reinheit von 98 % aufwies; Ret.zeit = 10,68 min, eine DC in Ethylacetat
zeigte einen Rf-Wert von 0,5 und ein LCMS
(ES+), M+H = 604,3 (M+H).
-
Beispiel 173
-
Tablettenformulierung
-
Die
folgenden Formulierungen A, B und C werden durch Feuchtgranulierung
der Bestandteile mit einer Povidonlösung, gefolgt von der Zugabe
von Magnesiumstearat und Pressen hergestellt. Formulierung
A
| | mg/Tablette |
| Wirkstoff | 250 |
| Lactose
B.P. | 210 |
| Povidon
B.P. | 15 |
| Natriumstärkeglycolat | 20 |
| Magnesiumstearat | 5 |
| | 500 |
Formulierung
B
| | mg/Tablette |
| Wirkstoff | 250 |
| Lactose
B.P. | 150 |
| Avicel
PH 101 | 60 |
| Povidon
B.P. | 15 |
| Natriumstärkeglycolat | 20 |
| Magnesiumstearat | 5 |
| | 500 |
Formulierung
C
| | mg/Tablette |
| Wirkstoff | 250 |
| Lactose
B.P. | 200 |
| Stärke | 50 |
| Povidon | 5 |
| Magnesiumstearat | 4 |
| | 359 |
-
Die
folgenden Formulierungen D und E werden durch direktes Pressen der
gemischten Bestandteile hergestellt. Die Lactose in Formulierung
E ist vom Typ für
direktes Pressen ("Zeparox" von Dairy Crest). Formulierung
D
| | mg/Tablette |
| Wirkstoff | 250 |
| vorgelatinierte
Stärke
NF 15 | 150 |
| | 400 |
Formulierung
E
| | mg/Tablette |
| Wirkstoff | 250 |
| Lactose
B.P. 150 | 150 |
| Avicel | 100 |
| | 500 |
-
Formulierung F (Formulierung
zur kontrollierten Freisetzung)
-
Die
Formulierung wird durch Feuchtgranulierung der Bestandteile mit
einer Povidonlösung,
gefolgt von der Zugabe von Magnesiumstearat und Pressen hergestellt.
| | mg/Tablette |
| Wirkstoff | 500 |
| Hydroxypropylmethylcellulose
(Methocel K4M Premium) | 112 |
| Lactose
B.P. | 53 |
| Povidon
B.P. | 28 |
| Magnesiumstearat | 7 |
| | 700 |
-
Die
Arzneistofffreisetzung findet während
einer Dauer von etwa 6-8 Stunden statt und ist nach 12 Stunden beendet.
-
Beispiel 174
-
Kapselformulierungen
-
Formulierung
A
-
Eine
Kapselformulierung wird durch Mischen der Bestandteile von Formulierung
D in Beispiel 134 vorstehend und Füllen in eine zweiteilige Hartgelatinekapsel
hergestellt. Formulierung B (nachstehend) wird auf ähnliche
Art und Weise hergestellt. Formulierung
B
| | mg/Kapsel |
| Wirkstoff | 250 |
| Lactose
B.P. | 143 |
| Natriumstärkeglycolat | 25 |
| Magnesiumstearat | 2 |
| | 420 |
Formulierung
C
| | mg/Kapsel |
| Wirkstoff | 250 |
| Macrogel
4000 B.P. | 350 |
| | 600 |
-
Die
Kapseln von Formulierung C werden durch Schmelzen des Macrogels
4000 B.P., Dispergieren des Wirkstoffes in der Schmelze und Füllen der
Schmelze in eine zweiteilige Hartgelatinekapsel hergestellt. Formulierung
D
| | mg/Kapsel |
| Wirkstoff | 250 |
| Lecithin | 100 |
| Erdnussöl | 100 |
| | 450 |
-
Die
Kapseln von Formulierung D werden durch Dispergieren des Wirkstoffes
in dem Lecithin und Erdnussöl
und Füllen
der Dispersion in elastische Weichgelatinekapseln hergestellt. Formulierung
E
| | mg/Kapsel |
| Wirkstoff | 150,0 |
| Vitamin
E TPGS | 400,0 |
| Polyethylenglycol
400 NF | 200,5 |
| Propylenglycol
USP | 39,5 |
-
Vier
(4) Kilogramm (kg) Vitamin E TPGS (von Eastman Chemical Co. erhalten)
wurden bis zur Verflüssigung
auf 50°C
erwärmt.
2,005 kg Polyethylenglycol 400 (PEG 400) (aldehydarm, < 10 ppm, von Union
Carbide oder Dow Chemical Co. erhalten) wurden unter Erwärmen auf
50°C zu
dem verflüssigten
Vitamin E TPGS gegeben und gemischt, bis eine homogene Lösung gebildet
war. Die so erhaltene Lösung
wurde auf 65°C
erwärmt.
1,5 kg Wirkstoff wurden in der verflüssigten Lösung von Vitamin E TPGS und
PEG 400 gelöst.
0,395 kg Propylenglycol wurden bei Raumtemperatur zugegeben und
gemischt, bis eine homogene Lösung
gebildet war. Die Lösung
wurde auf 28-35°C
abgekühlt.
Die Lösung
wurde dann entgast. Das Gemisch wurde bevorzugt bei 28-35°C mit einem
Füllgewichtsäquivalent
bis 150 mg der an flüchtigen
Bestandteilen freien Verbindung unter Verwendung einer Kapselfüllmaschine
in weiße,
undurchsichtige Weichgelatinekapseln mit einer Größe des Oblongs
von 12 eingekapselt. Die Kapselhüllen
wurden bis zu einer konstanten Feuchtigkeit der Füllung von
3-6 % Wasser und einer Hüllenhärte von
7-10 Newton getrocknet und in einen geeigneten Behälter gegeben.
-
Formulierung F (Kapsel
zur kontrollierten Freisetzung)
-
Die
folgende Kapselformulierung zur kontrollierten Freisetzung wird
durch Extrudieren der Bestandteile a, b und c unter Verwendung eines
Extruders, gefolgt von der Sphäronisierung
des Extrudats und Trocknen hergestellt. Die getrockneten Pellets
werden dann mit einer die Freisetzung kontrollierenden Membran (d) überzogen
und in eine zweiteilige Hartgelatinekapsel gefüllt.
| | mg/Kapsel |
| (a)
Wirkstoff | 250 |
| (b)
mikrokristalline Cellulose | 125 |
| (c)
Lactose B.P. | 125 |
| (d)
Ethylcellulose | 13 |
| | 513 |
Beispiel
175 Injizierbare
Formulierung Formulierung
A
| Wirkstoff | 200
mg |
| Salzsäurelösung 0,1
M oder Natriumhydroxidlösung 0,1
M q.s. bis zu einem pH-Wert von | 4,0
bis 7,0 |
| steriles
Wasser q.s. auf | 10
ml |
-
Der
Wirkstoff wird im größten Teil
des Wassers (35°-40°C) gelöst, und
der pH-Wert wird mit der Salzsäure
oder dem Natriumhydroxid, wie geeignet, zwischen 4,0 und 7,0 eingestellt.
Der Ansatz wird dann mit Wasser aufgefüllt und durch ein steriles
Mikroporenfilter in ein steriles, gelbbraunes 10 ml Glasfläschchen
(Typ 1) filtriert und mit sterilen Verschlüssen und Versiegelungen verschlossen. Formulierung
B
| Wirkstoff | 125
mg |
| steriler,
pyrogenfreier Phosphatpuffer, pH 7, q.s. auf | 25
ml |
Beispiel
176 Intramuskuläre Injektion
| Wirkstoff | 200
mg |
| Benzylalkohol | 0,10
g |
| Glycofurol
75 | 1,45
g |
| Wasser
zur Injektion q.s. auf | 3,00
ml |
-
Der
Wirkstoff wird in dem Glycofurol gelöst. Der Benzylalkohol wird
dann zugegeben und gelöst,
und Wasser wird auf 3 ml zugegeben. Das Gemisch wird anschließend durch
ein steriles Mikroporenfilter filtriert und in sterilen, gelbbraunen
3 ml Glasfläschchen
(Typ 1) versiegelt. Beispiel
177 Sirupformulierung
| Wirkstoff | 250
mg |
| Sorbitlösung | 1,50
g |
| Glycerin | 2,00
g |
| Natriumbenzoat | 0,005
g |
| Geschmacksstoff
Pfirsich 17.42.3169 | 0,0125
ml |
| gereinigtes
Wasser q.s. auf | 5,00
ml |
-
Der
Wirkstoff wird in einem Gemisch aus dem Glycerin und dem größten Teil
des gereinigten Wassers gelöst.
Eine wässrige
Lösung
des Natriumbenzoats wird dann zu der Lösung gegeben, gefolgt von der
Zugabe der Sorbitlösung
und schließlich
des Geschmacksstoffes. Das Volumen wird mit gereinigtem Wasser aufgefüllt und
gut gemischt. Beispiel
178 Suppositorienformulierung
| | mg/Suppositorienkapsel |
| Wirkstoff | 250 |
| Hartfett,
B.P. (Witepsol H15-Dynamit Nobel) | 1770 |
| | 2020 |
-
Ein
Fünftel
des Witepsol H15 wird in einem Topf mit Dampfmantel bei maximal
45°C geschmolzen.
Der Wirkstoff wird durch ein Sieb mit 200 μm gesiebt und unter Mischen
zu dem geschmolzenen Grundstoff gegeben, wobei ein Silverson, der
mit einem Schneidkopf ausgestattet ist, verwendet wird, bis eine
glatte Dispersion erzielt ist. Während
das Gemisch bei 45°C
gehalten wird, wird das verbleibende Witepsol H15 zu der Suspension
gegeben und gerührt,
um eine homogene Mischung sicherzustellen. Die gesamte Suspension
wird durch ein Edelstahlsieb mit 250 μm geleitet, und man läßt sie unter
kontinuierlichem Rühren
auf 45°C
abkühlen.
Bei einer Temperatur von 38°C
bis 40°C
werden 2,02 g des Gemisches in geeignete 2 ml Kunststoffformen gefüllt. Man
läßt die Suppositorien
auf Raumtemperatur abkühlen. Beispiel
179 Vaginalsuppositorienformulierung
| | mg/Vaginalsuppositorium |
| Wirkstoff | 250 |
| wasserfreie
Dextrose | 380 |
| Kartoffelstärke | 363 |
| Magnesiumstearat | 7 |
| | 1000 |
-
Die
vorstehenden Bestandteile werden zur Bildung eines Vaginalsuppositoriums
direkt gemischt.
-
Beispiel 180
-
Antivirale Wirksamkeit
-
Die
Enzymheminkonstanten der in Tabelle I aufgeführten Verbindungen gegenüber HIV-1-Protease wurden unter
Verwendung der Verfahren von:
Maschera, B., Darby, G., Palú, G.,
Wright, L. L., Tisdale, M., Myers, R., Blair, E. D. und Furfine,
E. S., Human Immunodefficiency Virus: Mutations in the Viral Protease
that Confer Resistance to Saquinavir Increase the Dissociation Rate
Constant for the Protease-Saquinavir Complex, J. Biol. Chem. 271:
33231-33235 (1996); und
Toth, M. V. und Marshall, G. R. (1990)
Int. J. Peptide Protein Res. 36, 544-550, gemessen.
-
Test der antiviralen Wirksamkeit
in MT4-Zellen
-
Die
antivirale Wirksamkeit gegen HIV und die durch die Verbindung ausgelöste Zytotoxizität wurden parallel
mit Hilfe eines Verfahrens auf Propidiumiodidbasis in der durch
das menschliche T-Zell-Leukämievirus transformierten
Zelllinie MT4 gemessen. Aliquote Teile der Testverbindungen wurden
in Medium (RPMI 1640, 10 % fötales
Kälberserum
(FCS) und Gentamycin) auf Platten mit 96 Vertiefungen (Costar 3598)
unter Verwendung einer Pro/Pette von Cetus in Reihe verdünnt. Exponentiell
wachsende MT4-Zellen wurden geerntet und in einer Zentrifuge von
Jouan (Modell CR 4 12) 10 min mit 1000 UpM zentrifugiert. Die Zellpellets
wurden in frischem Medium (RPMI 1640, 20 % FCS, 20 % IL-2 und Gentamycin)
bis zu einer Dichte von 5 × 10⁵ Zellen/ml resuspendiert. Aliquote Teile
der Zellen wurden durch die Zugabe von HIV-1 (Stamm IIIB) infiziert,
das so verdünnt
war, dass sich eine virale Multiplizität der Infektion von 100 × TCID50 ergab. Ein ähnlicher aliquoter Teil der
Zellen wurde mit Medium verdünnt,
um eine scheininfizierte Kontrolle bereitzustellen. Man ließ die Zellinfektion
in einem Gewebekulturinkubator mit angefeuchteter, 5 %iger CO2-Atmosphäre
1 h bei 37°C
ablaufen. Nach 1-stündiger
Inkubation wurden die Virus/Zell-Suspensionen mit frischem Medium
6-fach verdünnt,
und 125 μl
der Zellsuspension wurden in jede Vertiefung der Platte, welche
die vorverdünnte
Verbindung enthielt, gegeben. Die Platten wurden dann 5 Tage in
einen Gewebekulturinkubator mit angefeuchtetem, 5 %igem CO2 gestellt. Am Ende der Inkubationsdauer
wurden 27 μl
5 %iges Nonidet-40 in jede Vertiefung der Inkubationsplatte gegeben.
Nach sorgfältigem
Mischen mit einem Multitip-Pipettiergerät von Costar wurden 60 μl des Gemisches
auf Platten mit 96 Vertiefungen mit Filterböden überführt. Die Platten wurden in einem
automatischen Analysengerät
(Screen Machine, Idexx Laboratories) analysiert. Der Test verwendet
zur Bestimmung des DNA-Gehalts jeder Vertiefung einen Propidiumiodidfarbstoff.
-
LITERATURANGABEN
-
- 1. Averett, D. R. 1989. Anti-HIV compound assessment by
two novel high capacity assays. J. Virol. Methods 23: 263-276.
- 2. Schwartz, O. et al. 1988. A rapid und simple colorimetric
test for the study of anti-HIV agents. AIDS Res. and Human Retroviruses
4 (6): 441-447.
- 3. Daluge, S. M. et al. 1994. 5-Chloro-2',3'-deoxy-3'-fluorouridine (935U83),
a selective antihuman immuno-deficiency virus agent with an improved
metabolic und toxicological profile. Antimicro. Agents and Chemother.
38 (7): 1590-1603.
-
Die
antivirale Wirksamkeit der Verbindungen von Tabelle 1 in MT-4-Zellen
wurde unter Verwendung des vorstehenden Verfahrens bestimmt. Die
Ergebnisse sind in Tabelle 2 als ICso-Werte ausgedrückt in μM gezeigt.
-
In
Tabelle 2 wurden die folgenden Klassifizierungen verwendet:
| "A": | Ki kleiner als 1 nM; |
| "B": | Ki zwischen 1 und 10 nM; |
| "C": | Ki zwischen 10 und 100 nM; |
| "D": | Ki größer als
100 nM; |
| "E": | IC50 von 0,1 μM oder weniger; |
| "F": | IC50 zwischen 0,1 und 0,5 μM; |
| "G": | IC50 zwischen 0,5 und 1,0 μM; |
| "H": | IC50 größer als
1,0 μM. |
-
Die
Bezeichnung "NA" wird verwendet,
wenn eine bestimmte Verbindung nicht untersucht wurde.
-
Die
Bezeichnung ">" wird verwendet, wenn ein bestimmter
Ki oder IC50-Wert
für eine
Verbindung größer als
der für
die vorgesehenen Buchstaben festgelegte Bereich ist.
-
-
-
-
-
-
Wie
vorstehend dargestellt, zeigten alle der untersuchten Verbindungen
eine hemmende und antivirale Wirksamkeit. Ferner wiesen mehrere
dieser Verbindungen wesentlich höhere
Grade an Wirksamkeit als die bekannter HIV-Protease-Inhibitoren
auf. Obwohl wir mehrere Ausführungsformen
dieser Erfindung beschrieben haben, ist es offensichtlich, dass
unsere Grundkonstruktionen geändert
werden können,
um andere Ausführungsformen,
welche die Produkte, Prozesse und Verfahren dieser Erfindung verwenden,
bereitzustellen. Daher ist es selbstverständlich, dass der Umfang dieser
Erfindung eher durch die angefügten
Ansprüche
als durch die speziellen Ausführungsformen,
die durch Beispiele dargestellt wurden, definiert werden soll.

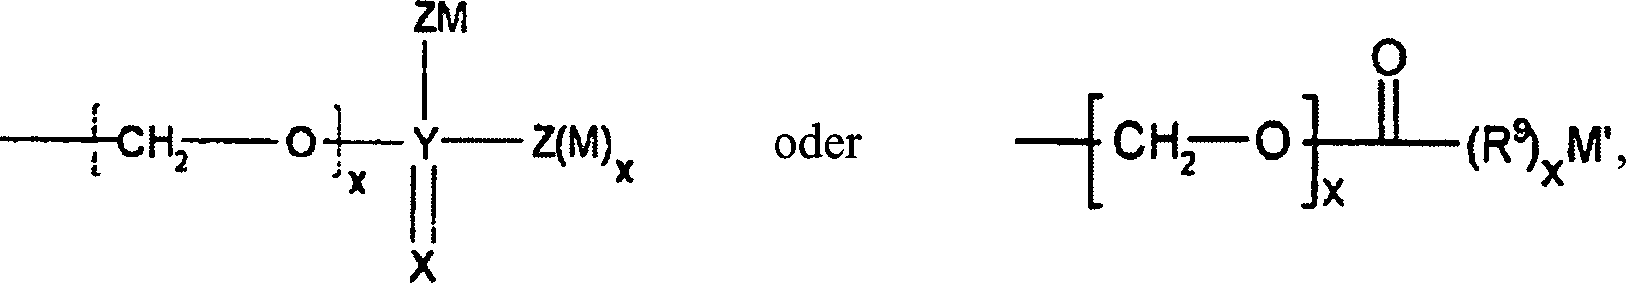


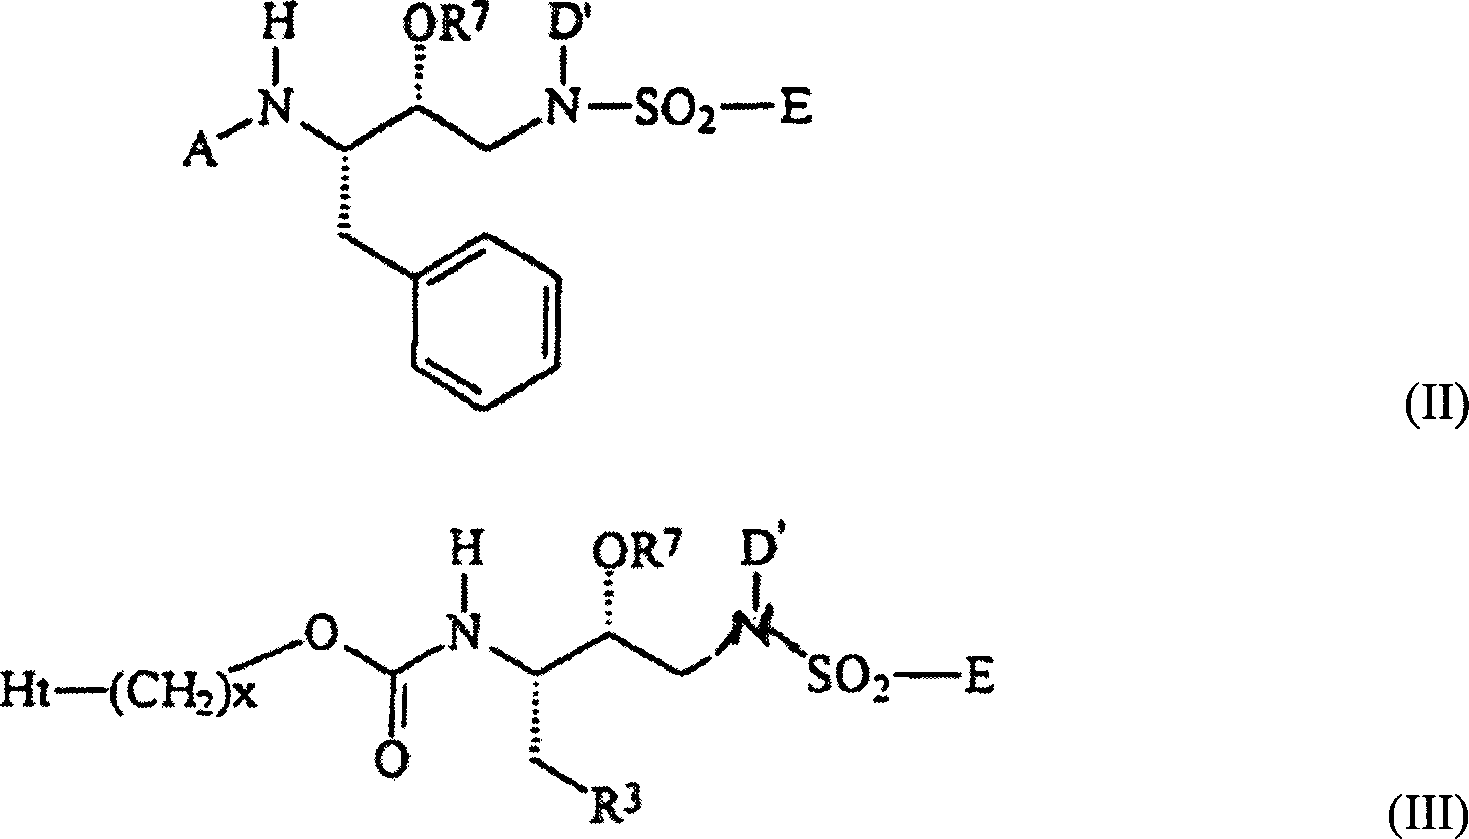 wobei A, R3, R7, Ht, D, D', x und E wie vorstehend für die Verbindungen der Formel I definiert sind. Zur Erleichterung der Bezugnahme wurden die in der Formel IV vorliegenden zwei R3-Einheiten als R3 und R3' bezeichnet.


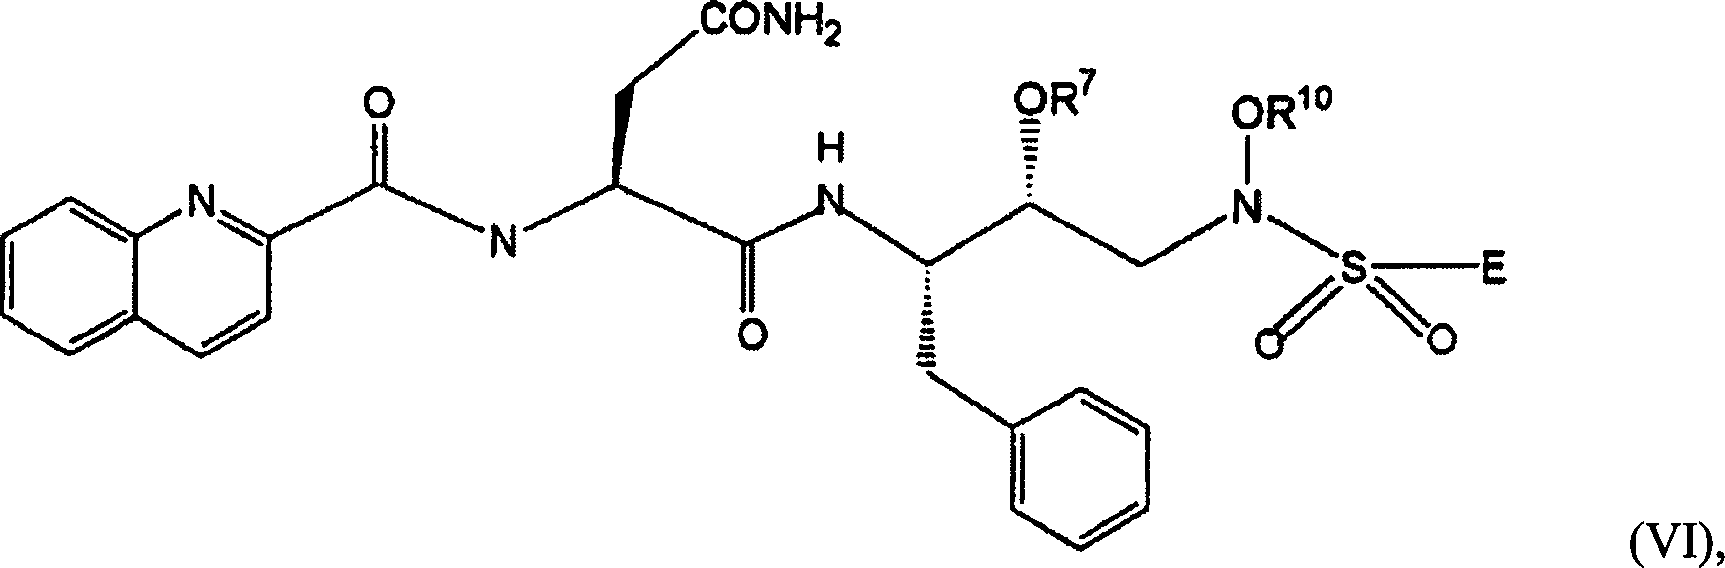


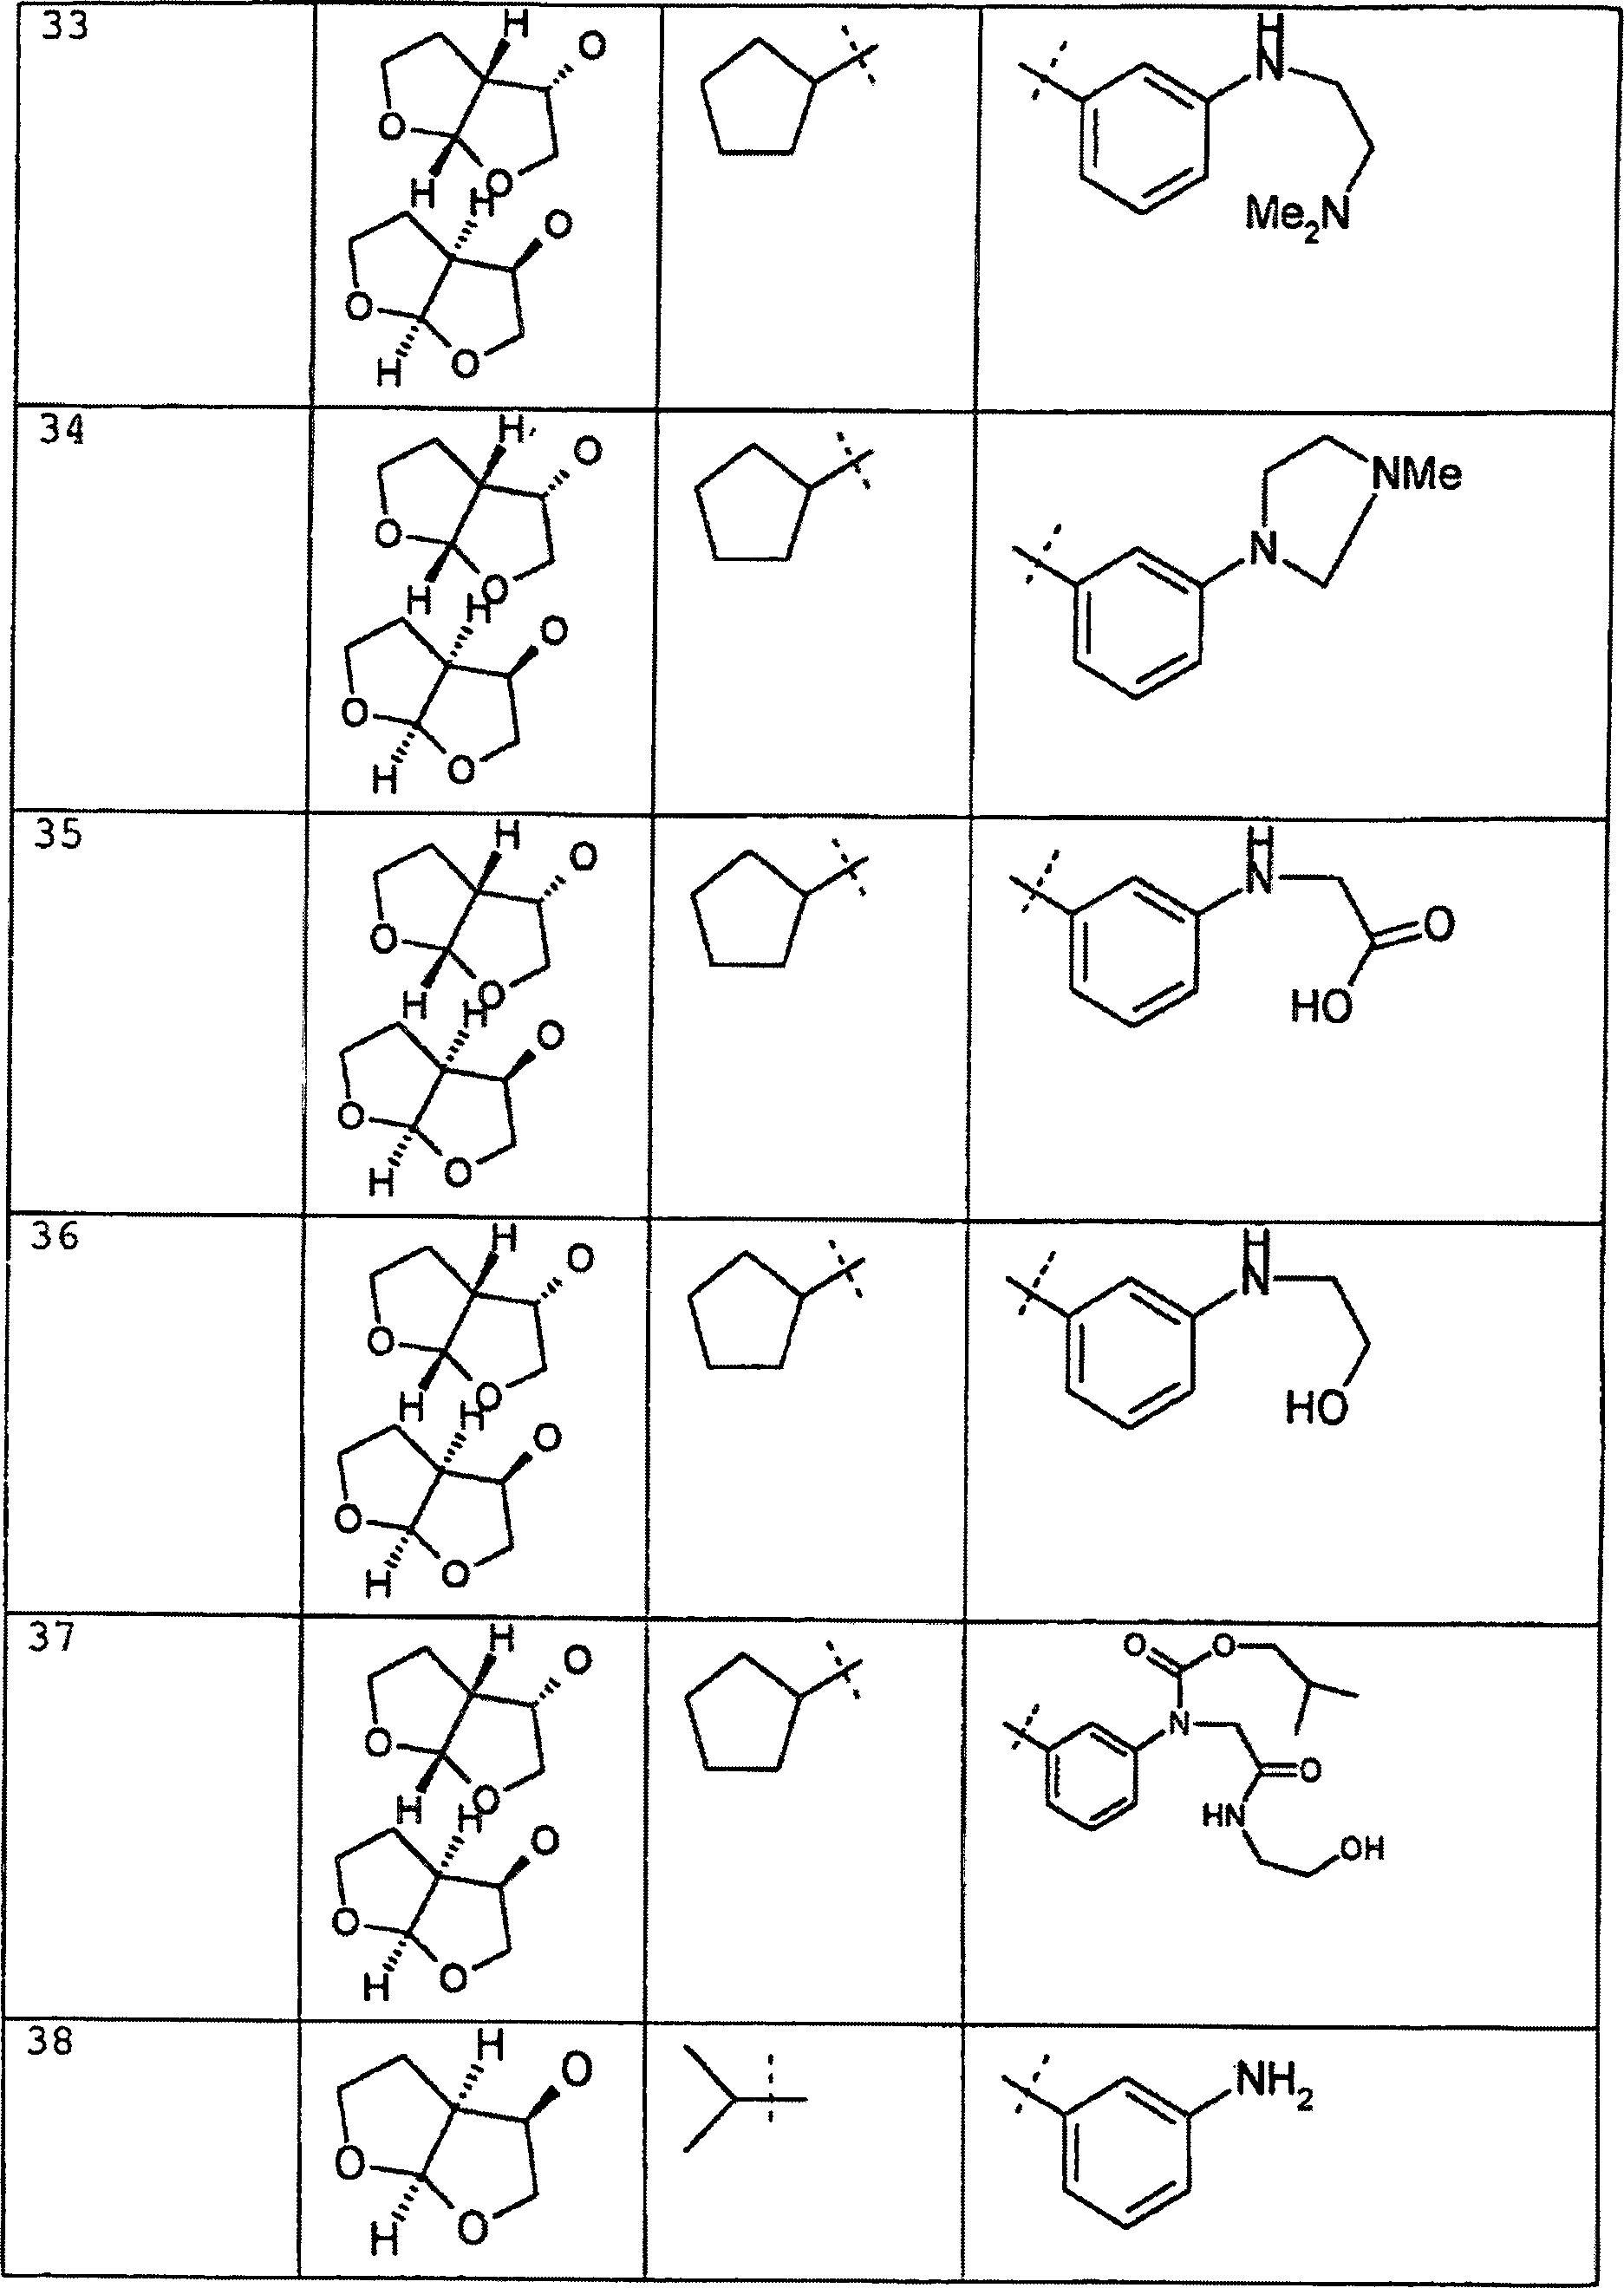


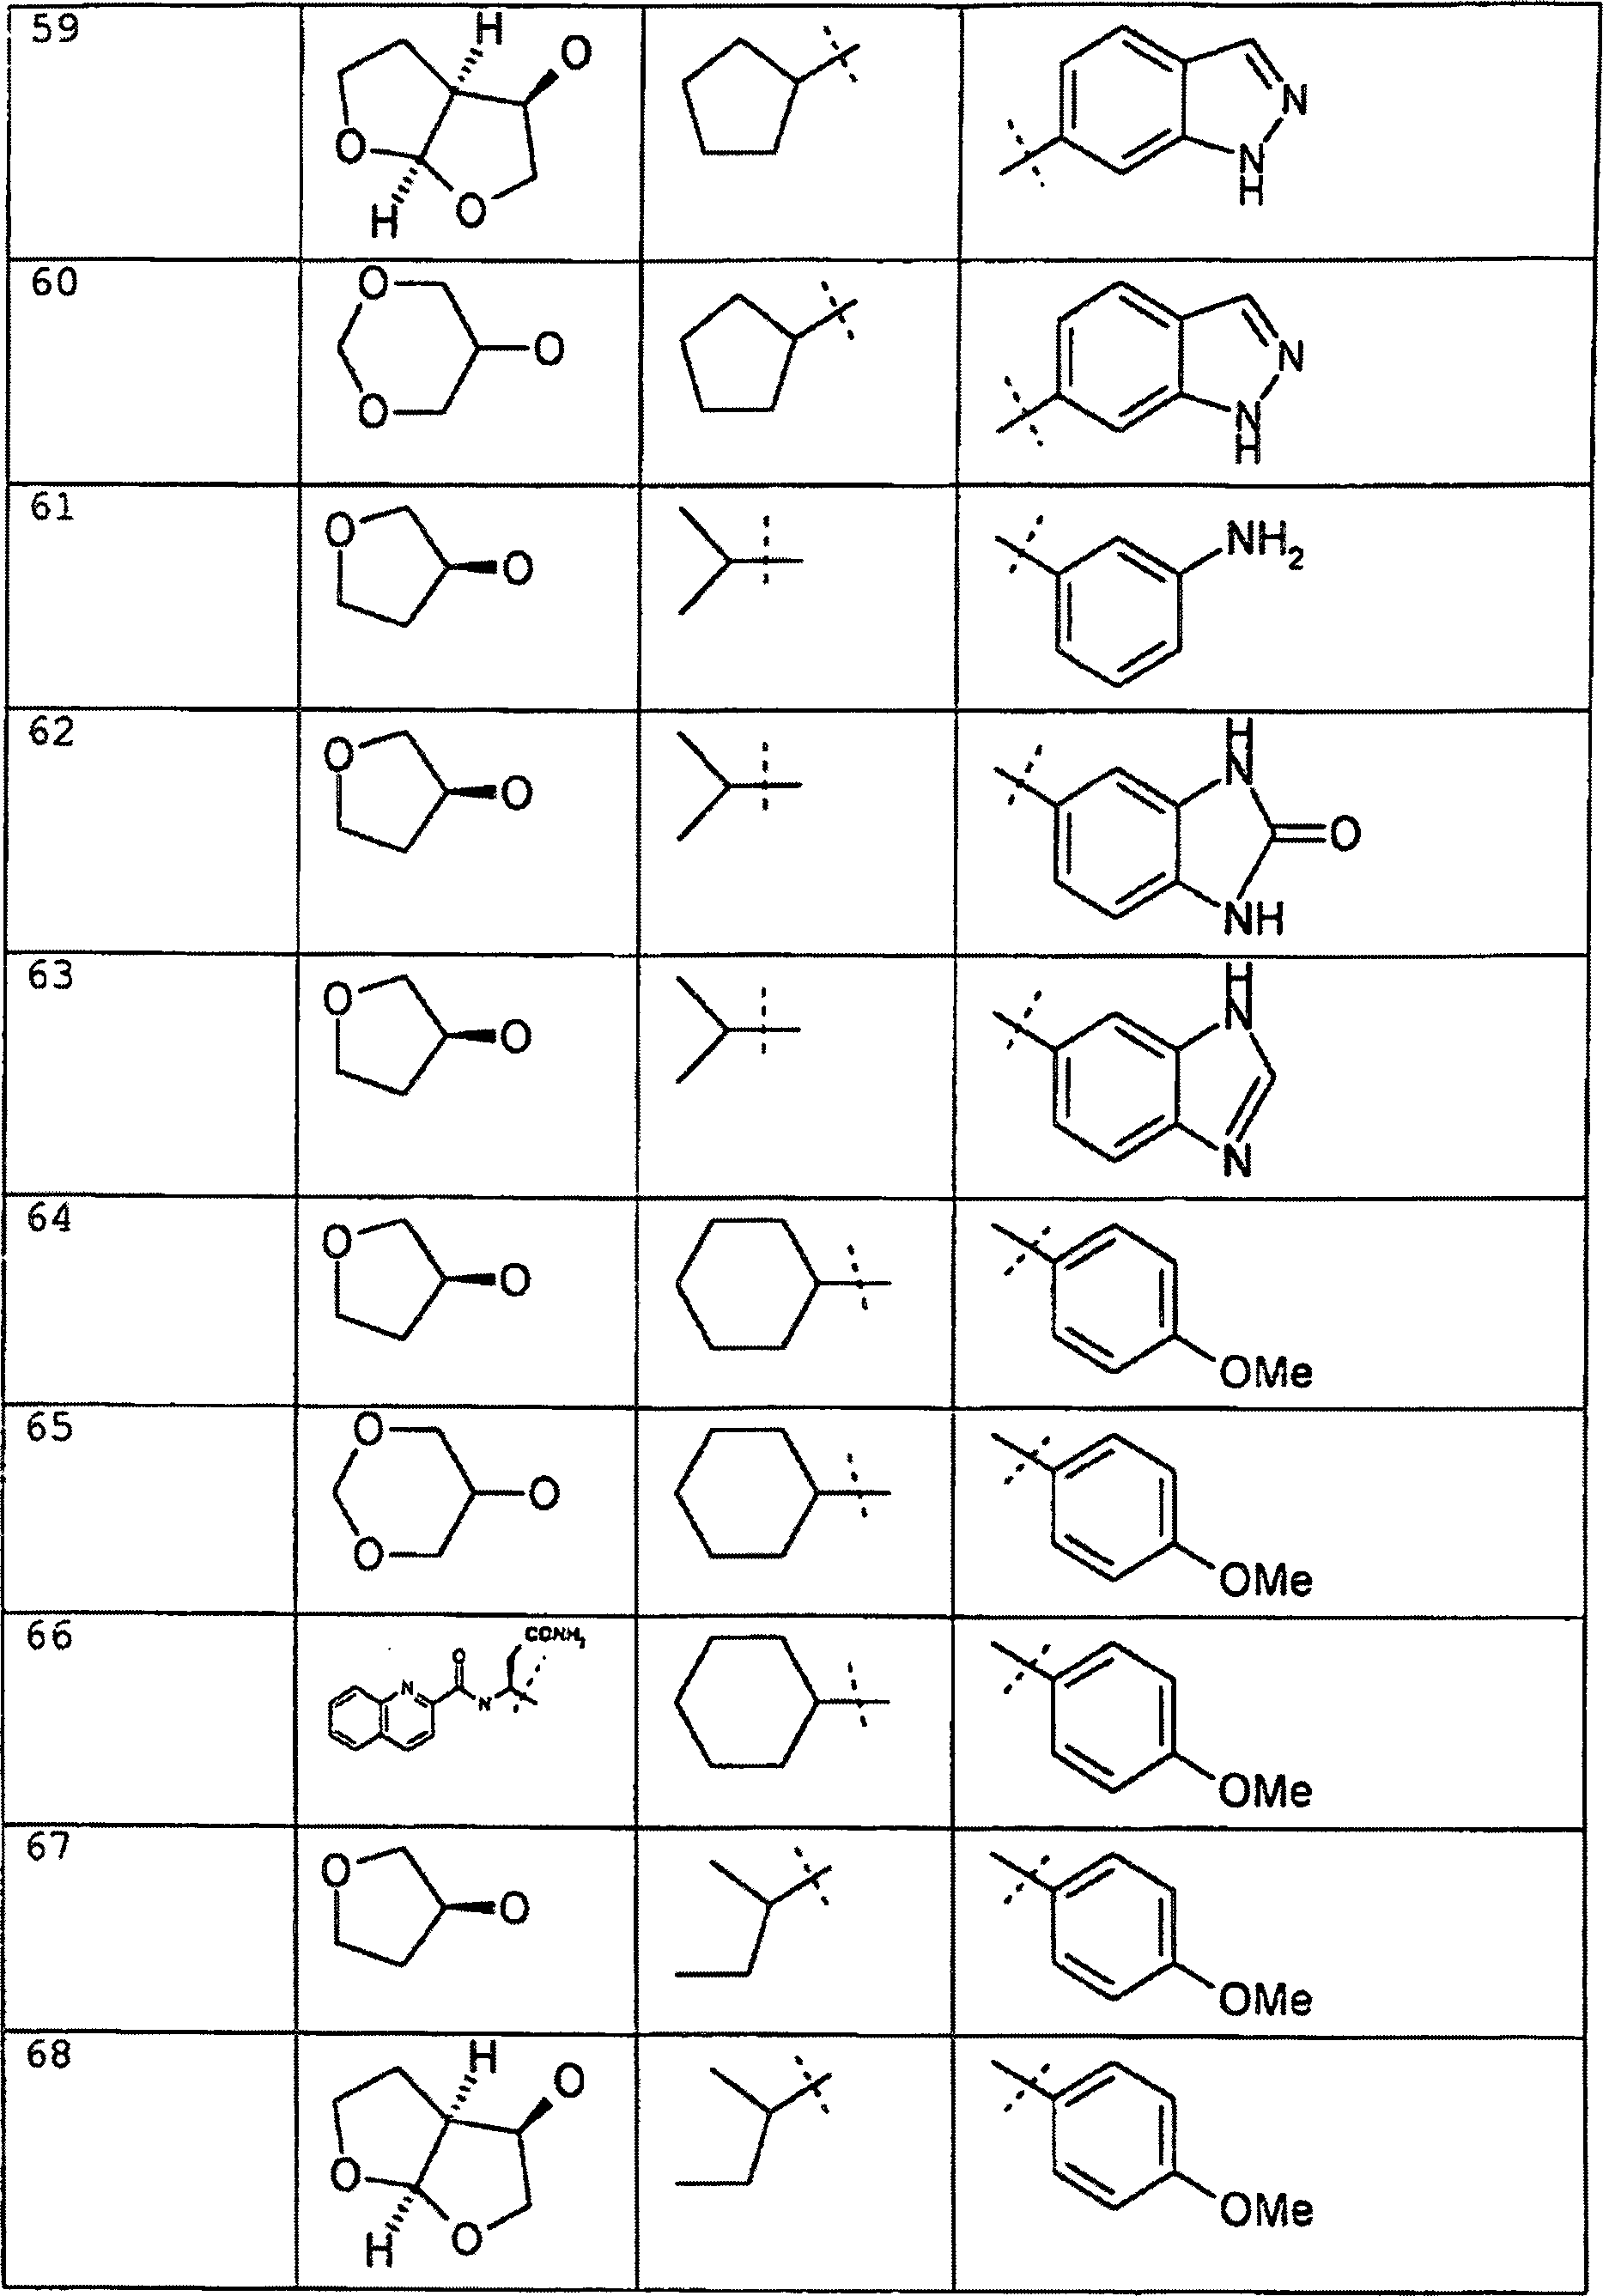
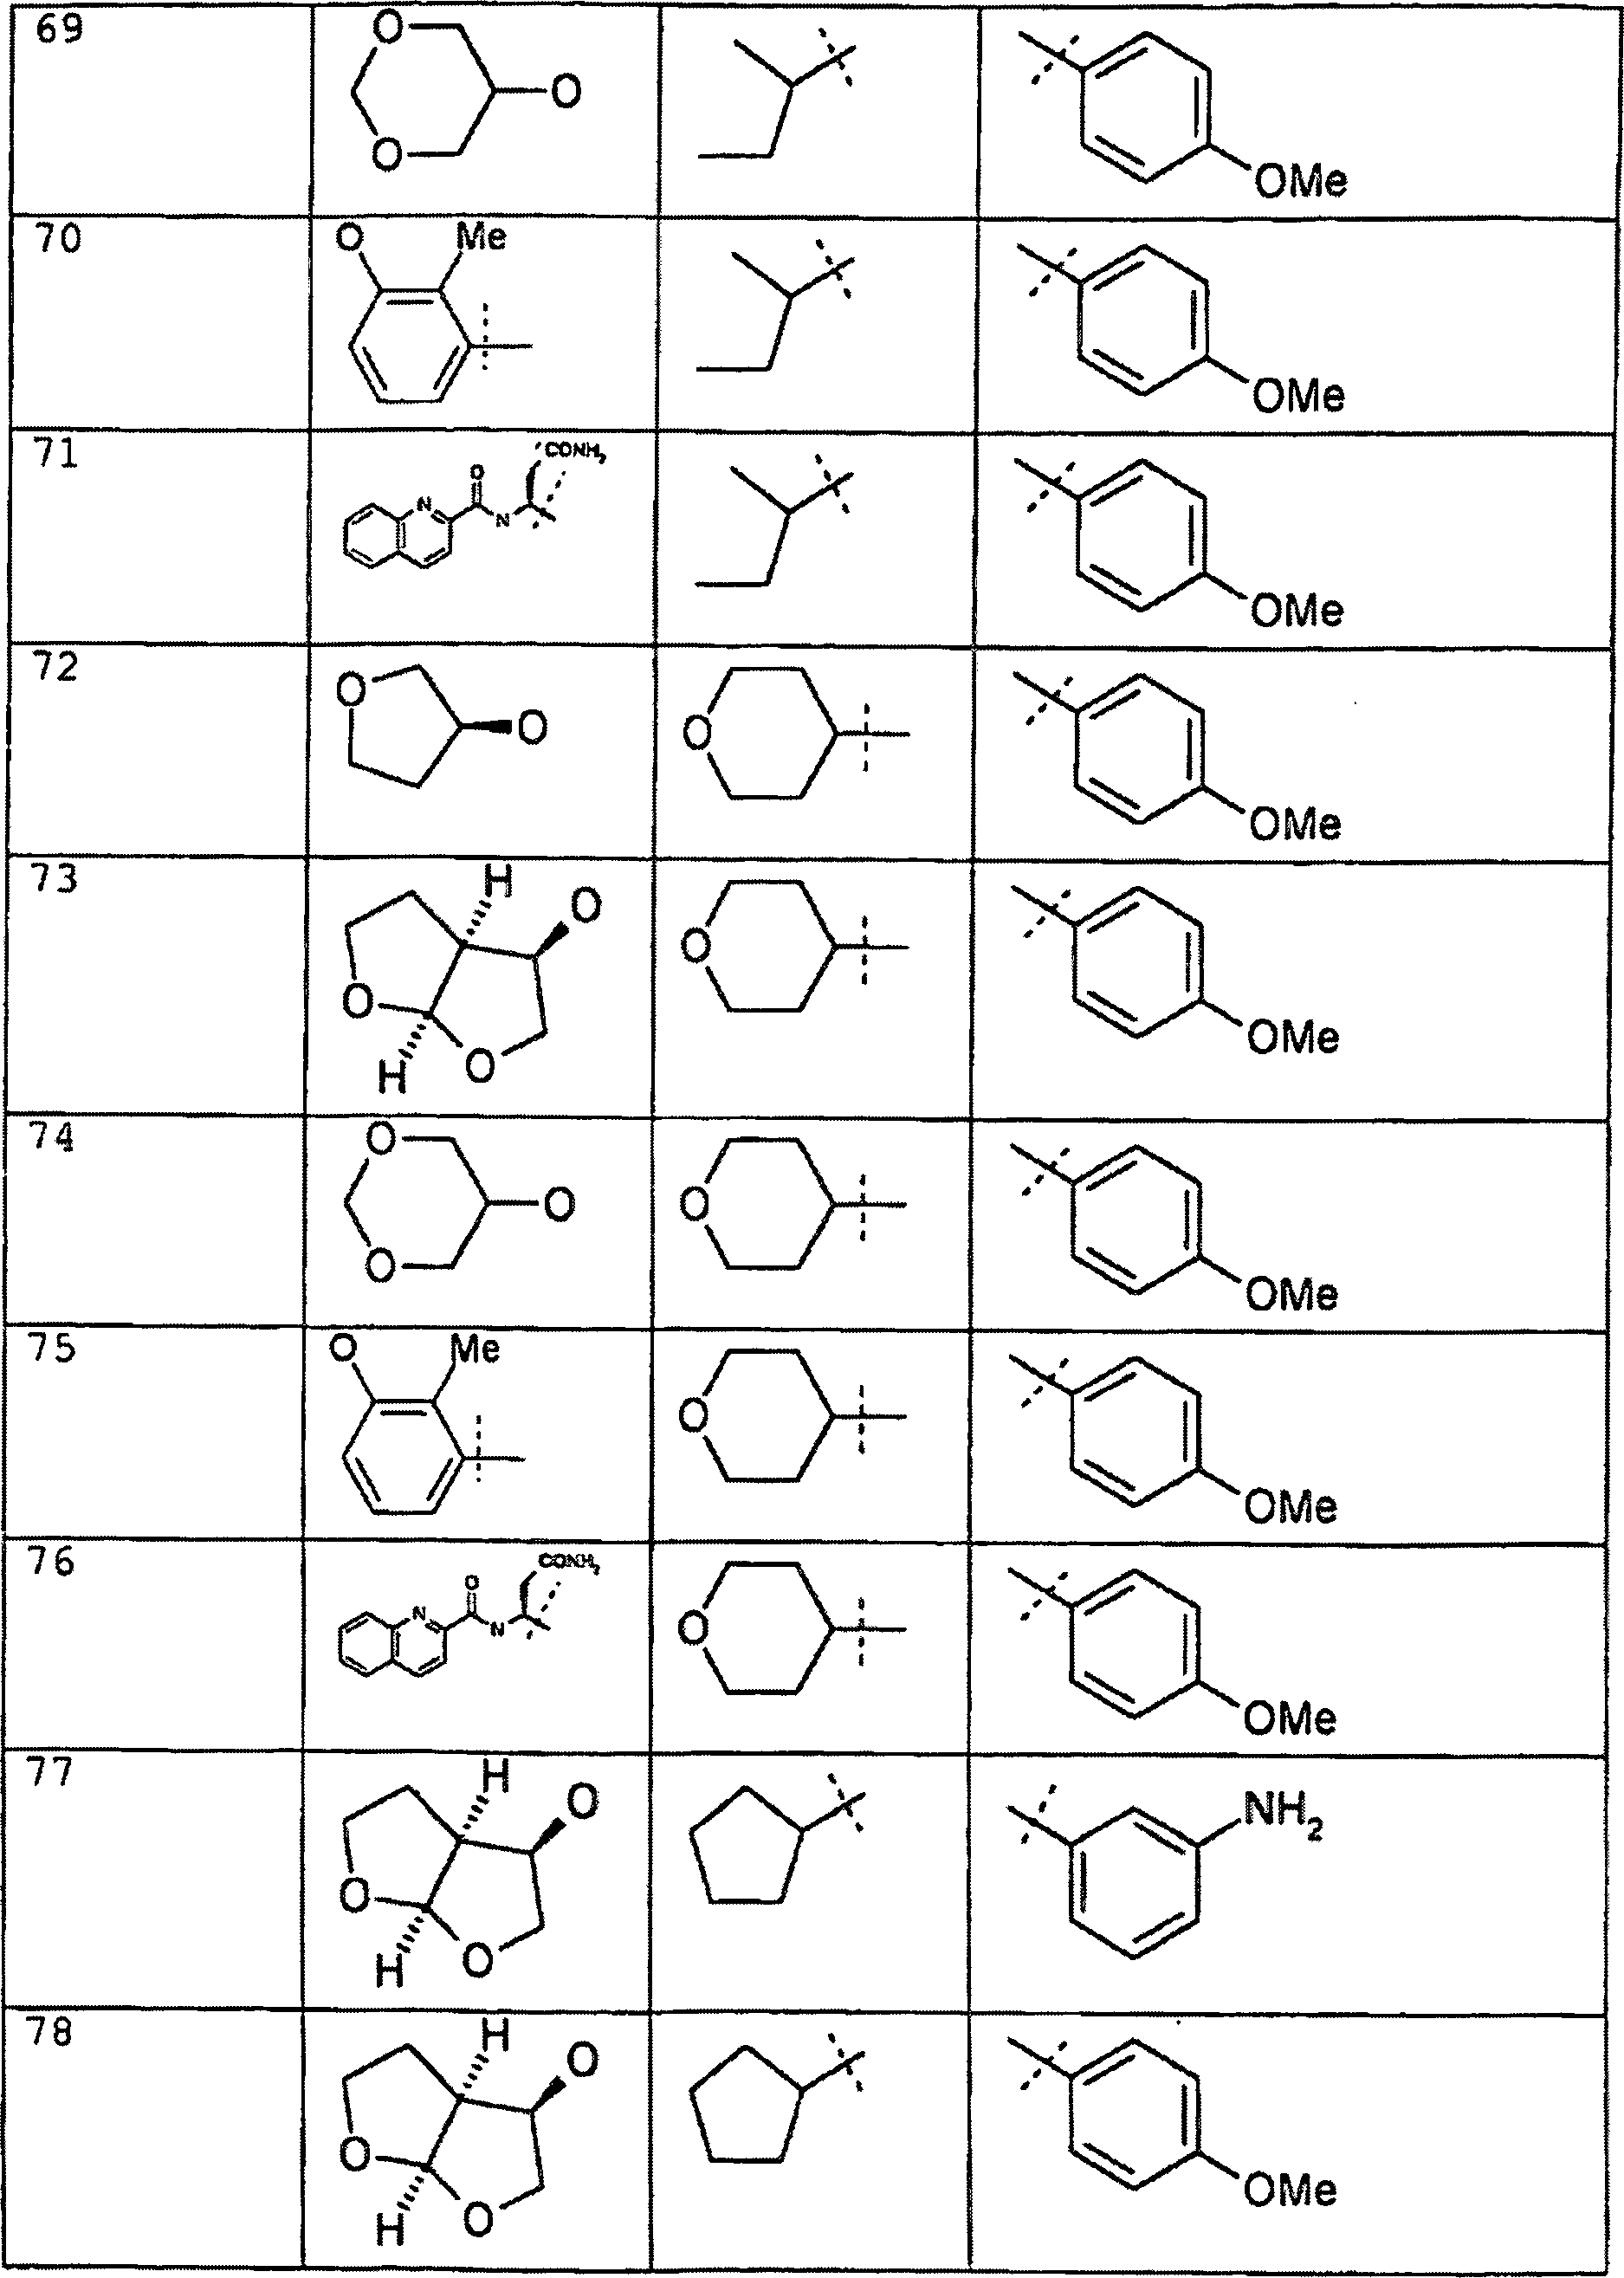


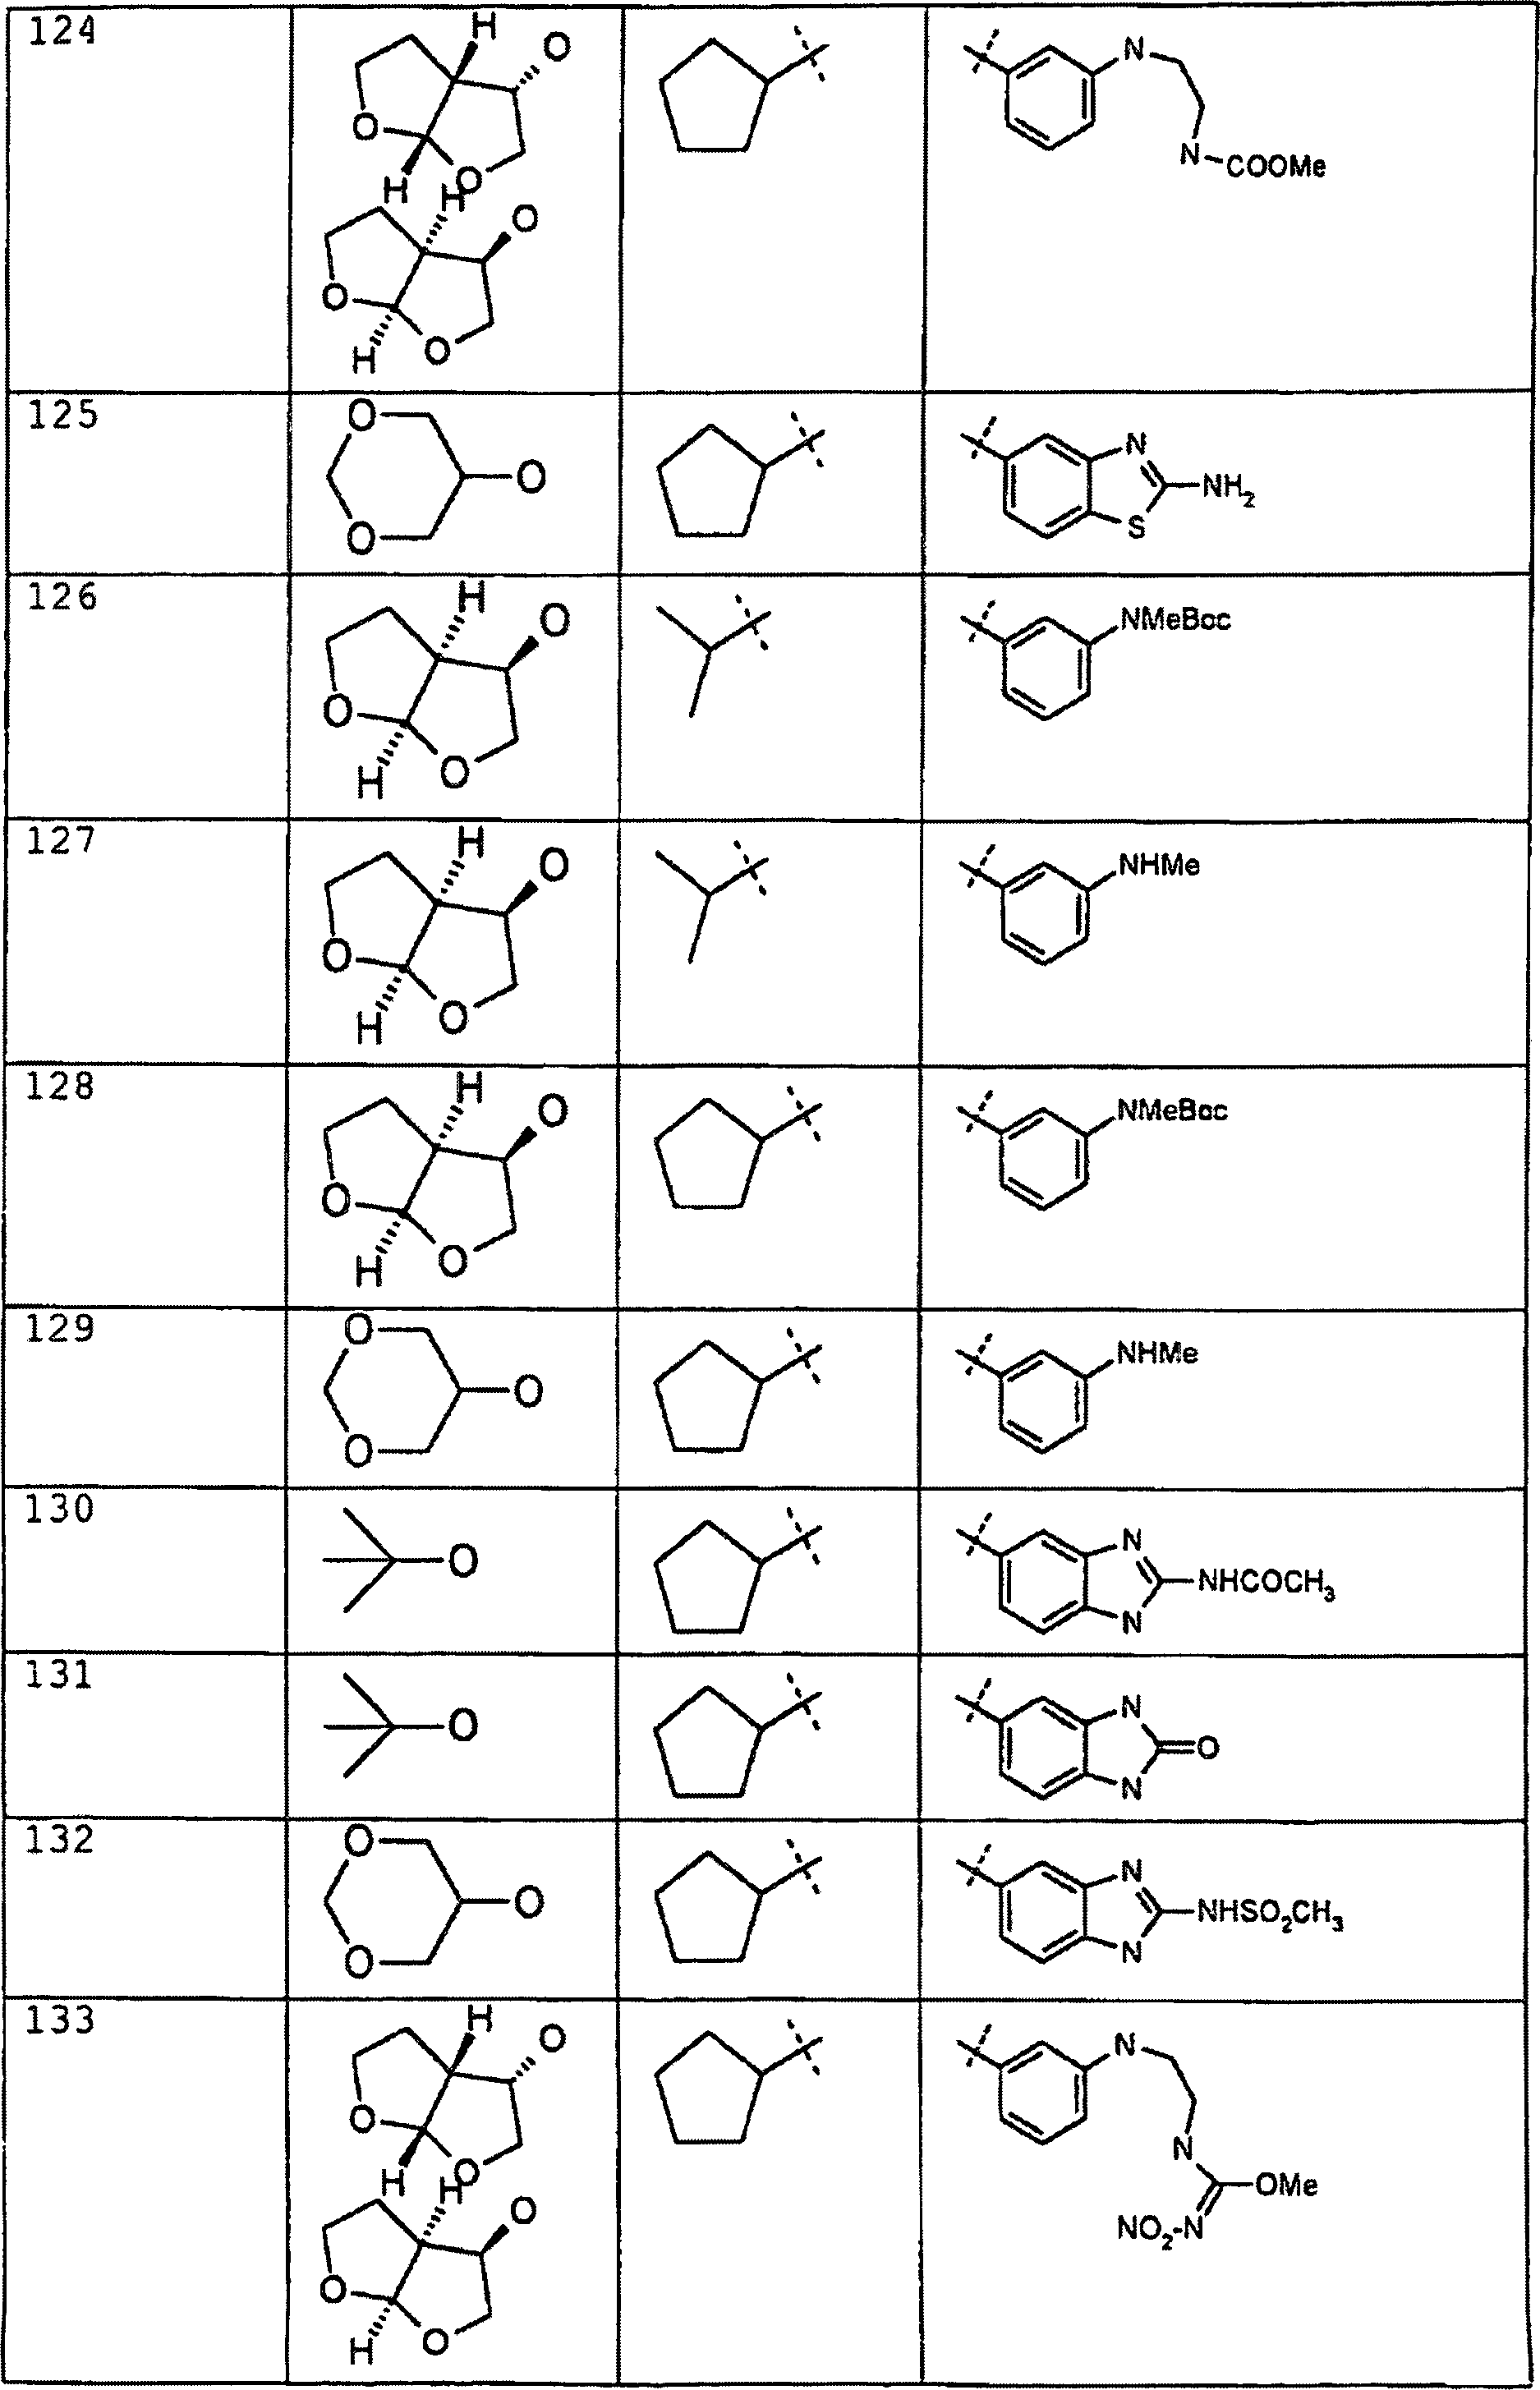

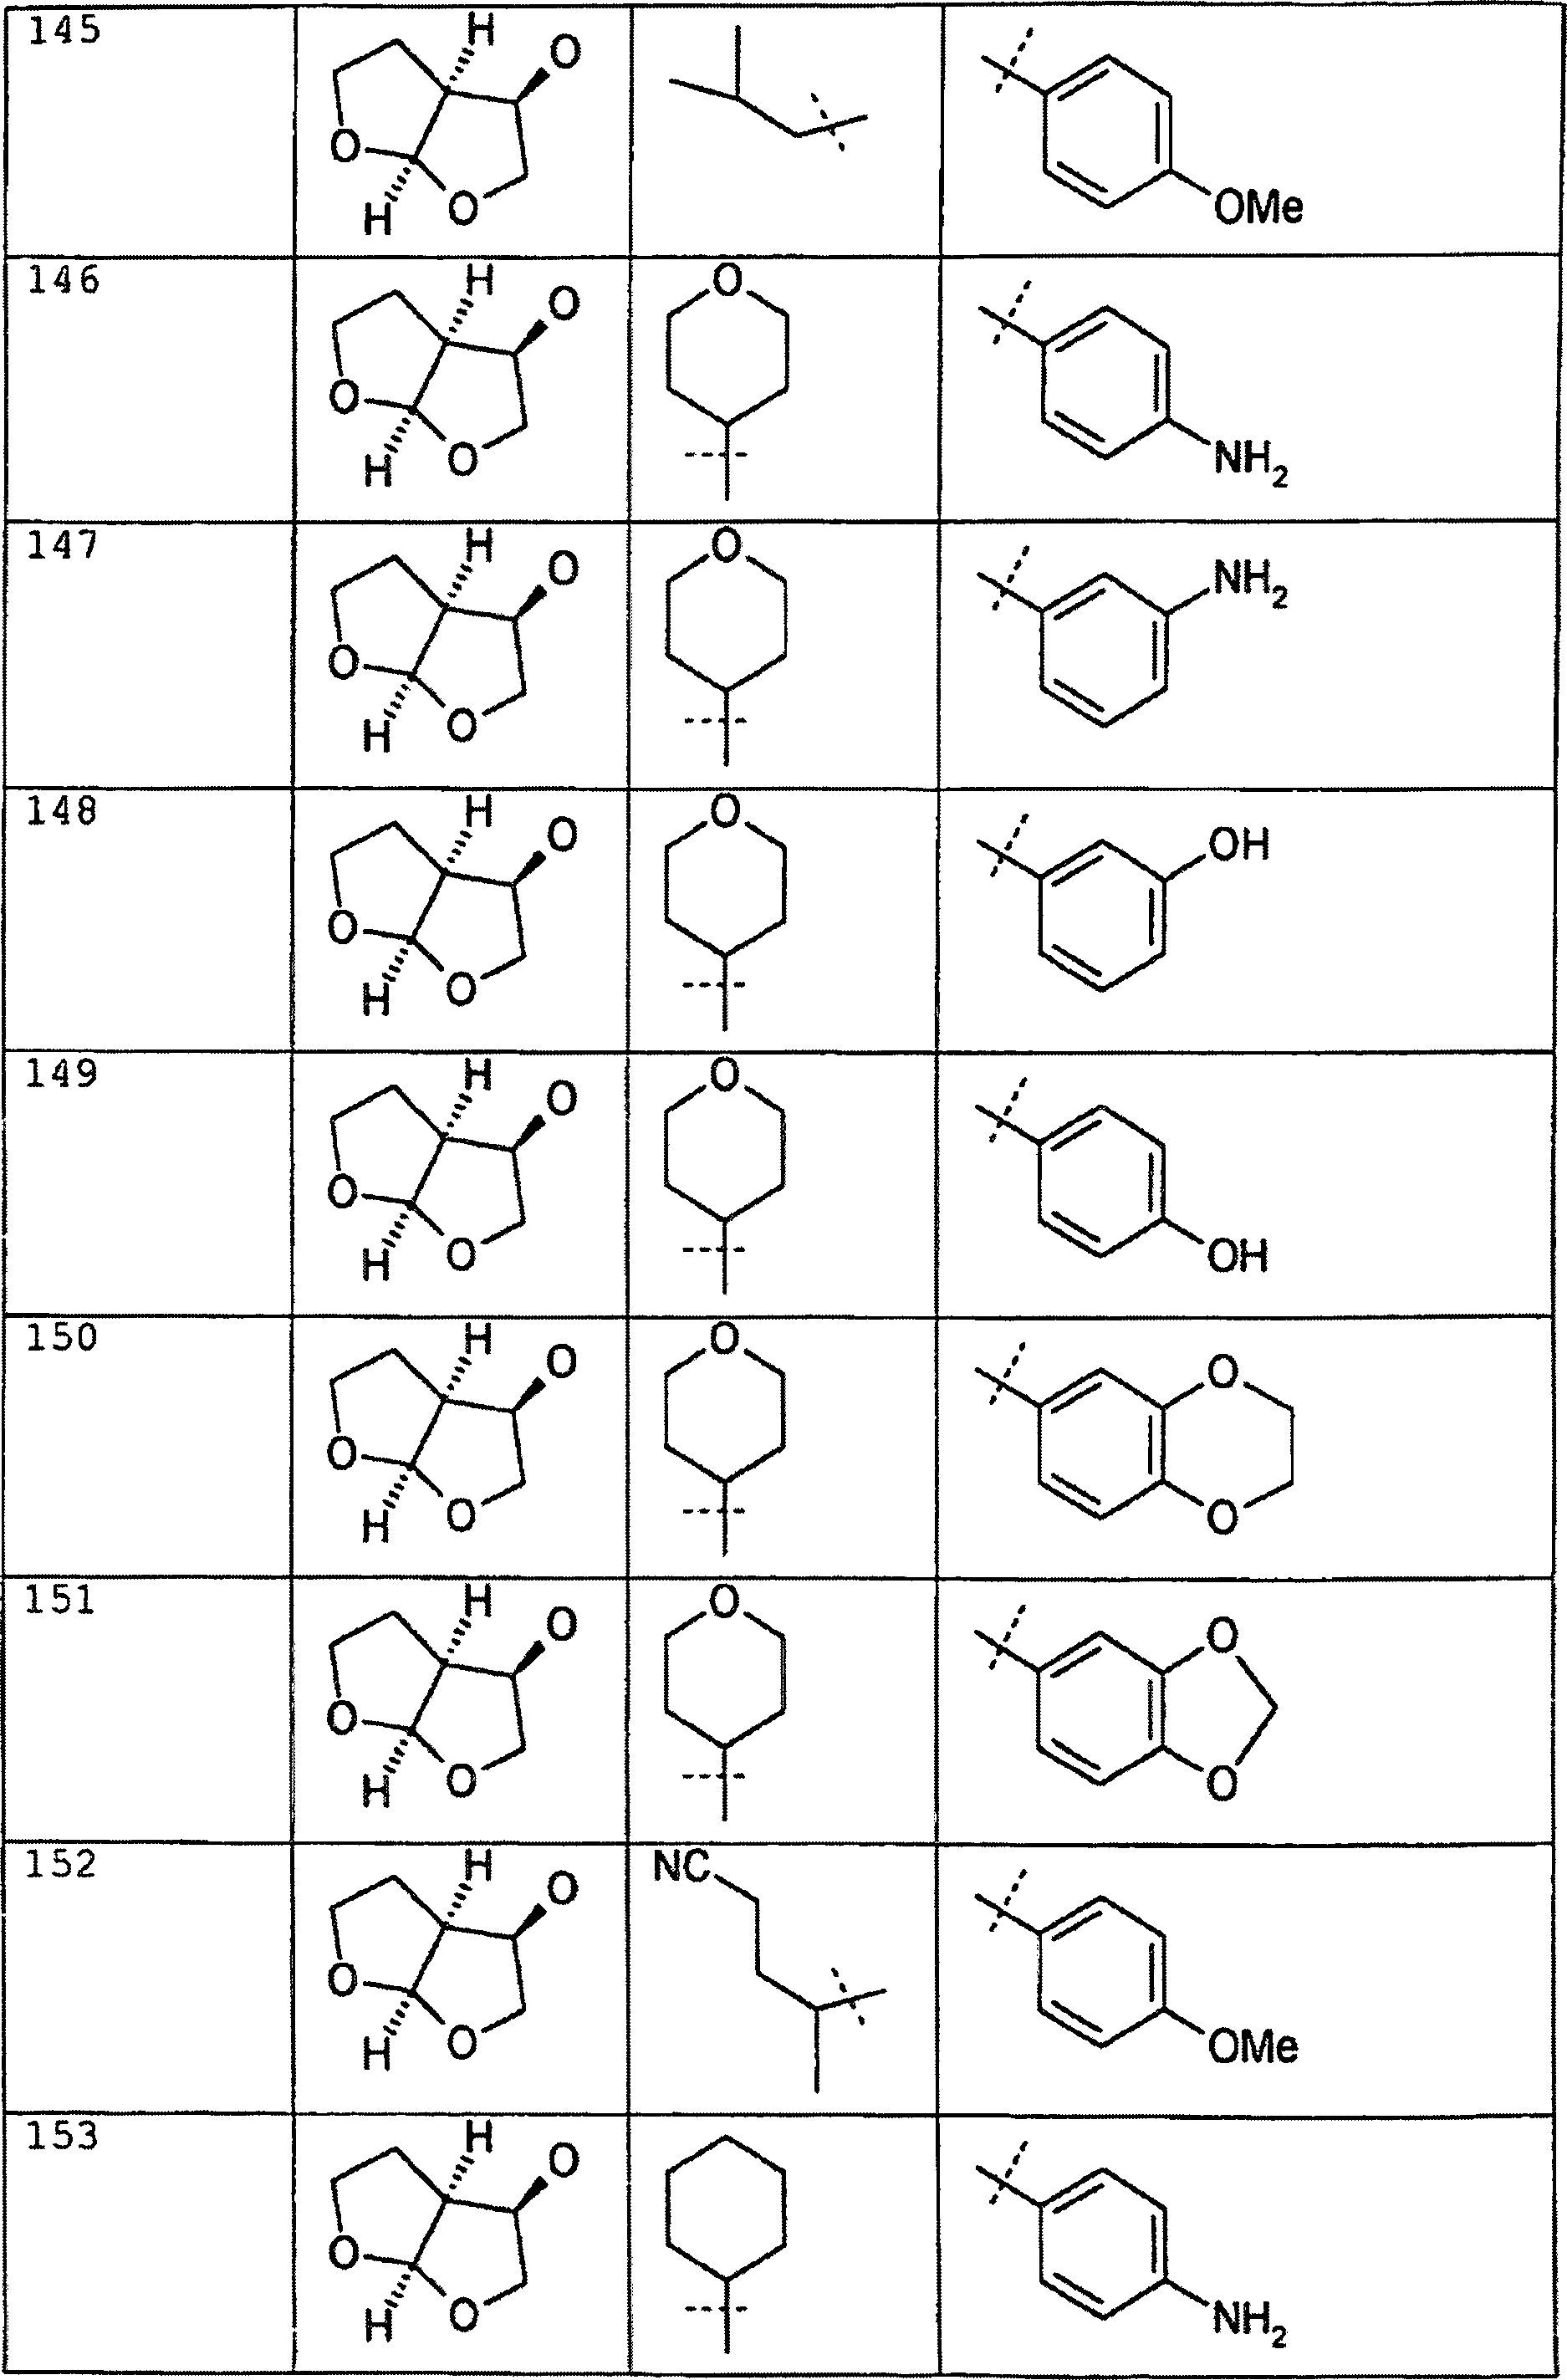

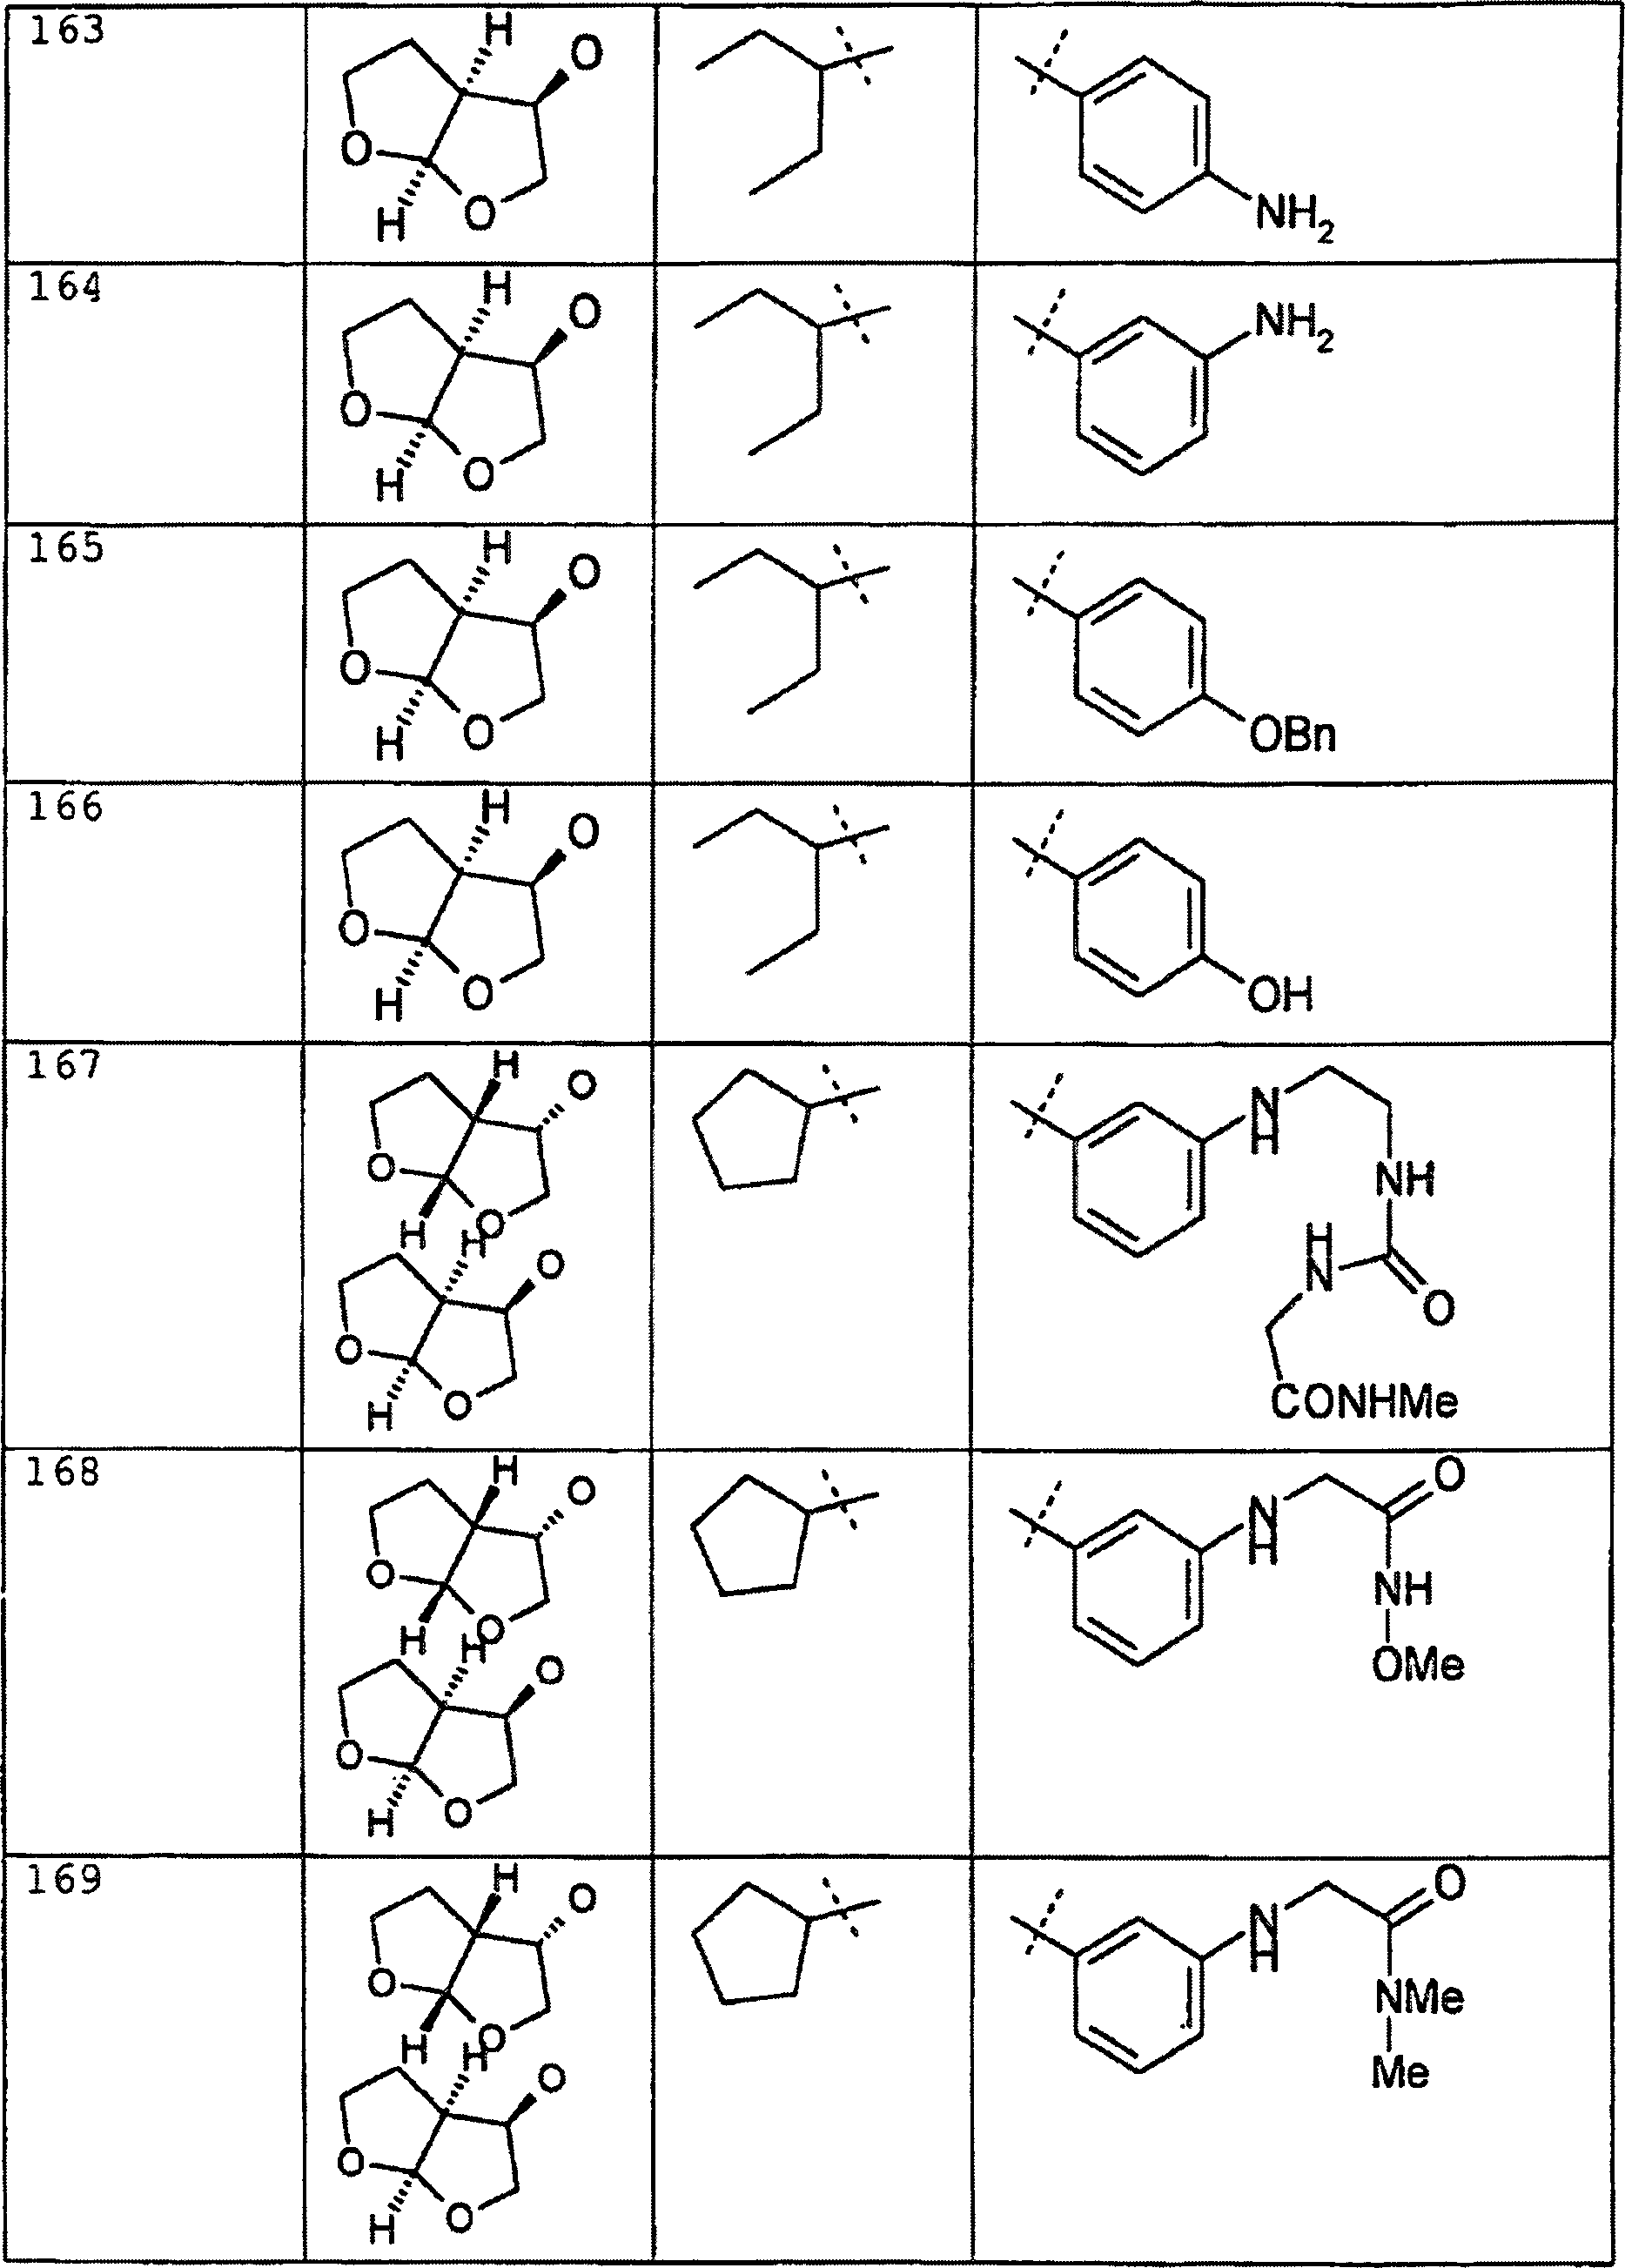

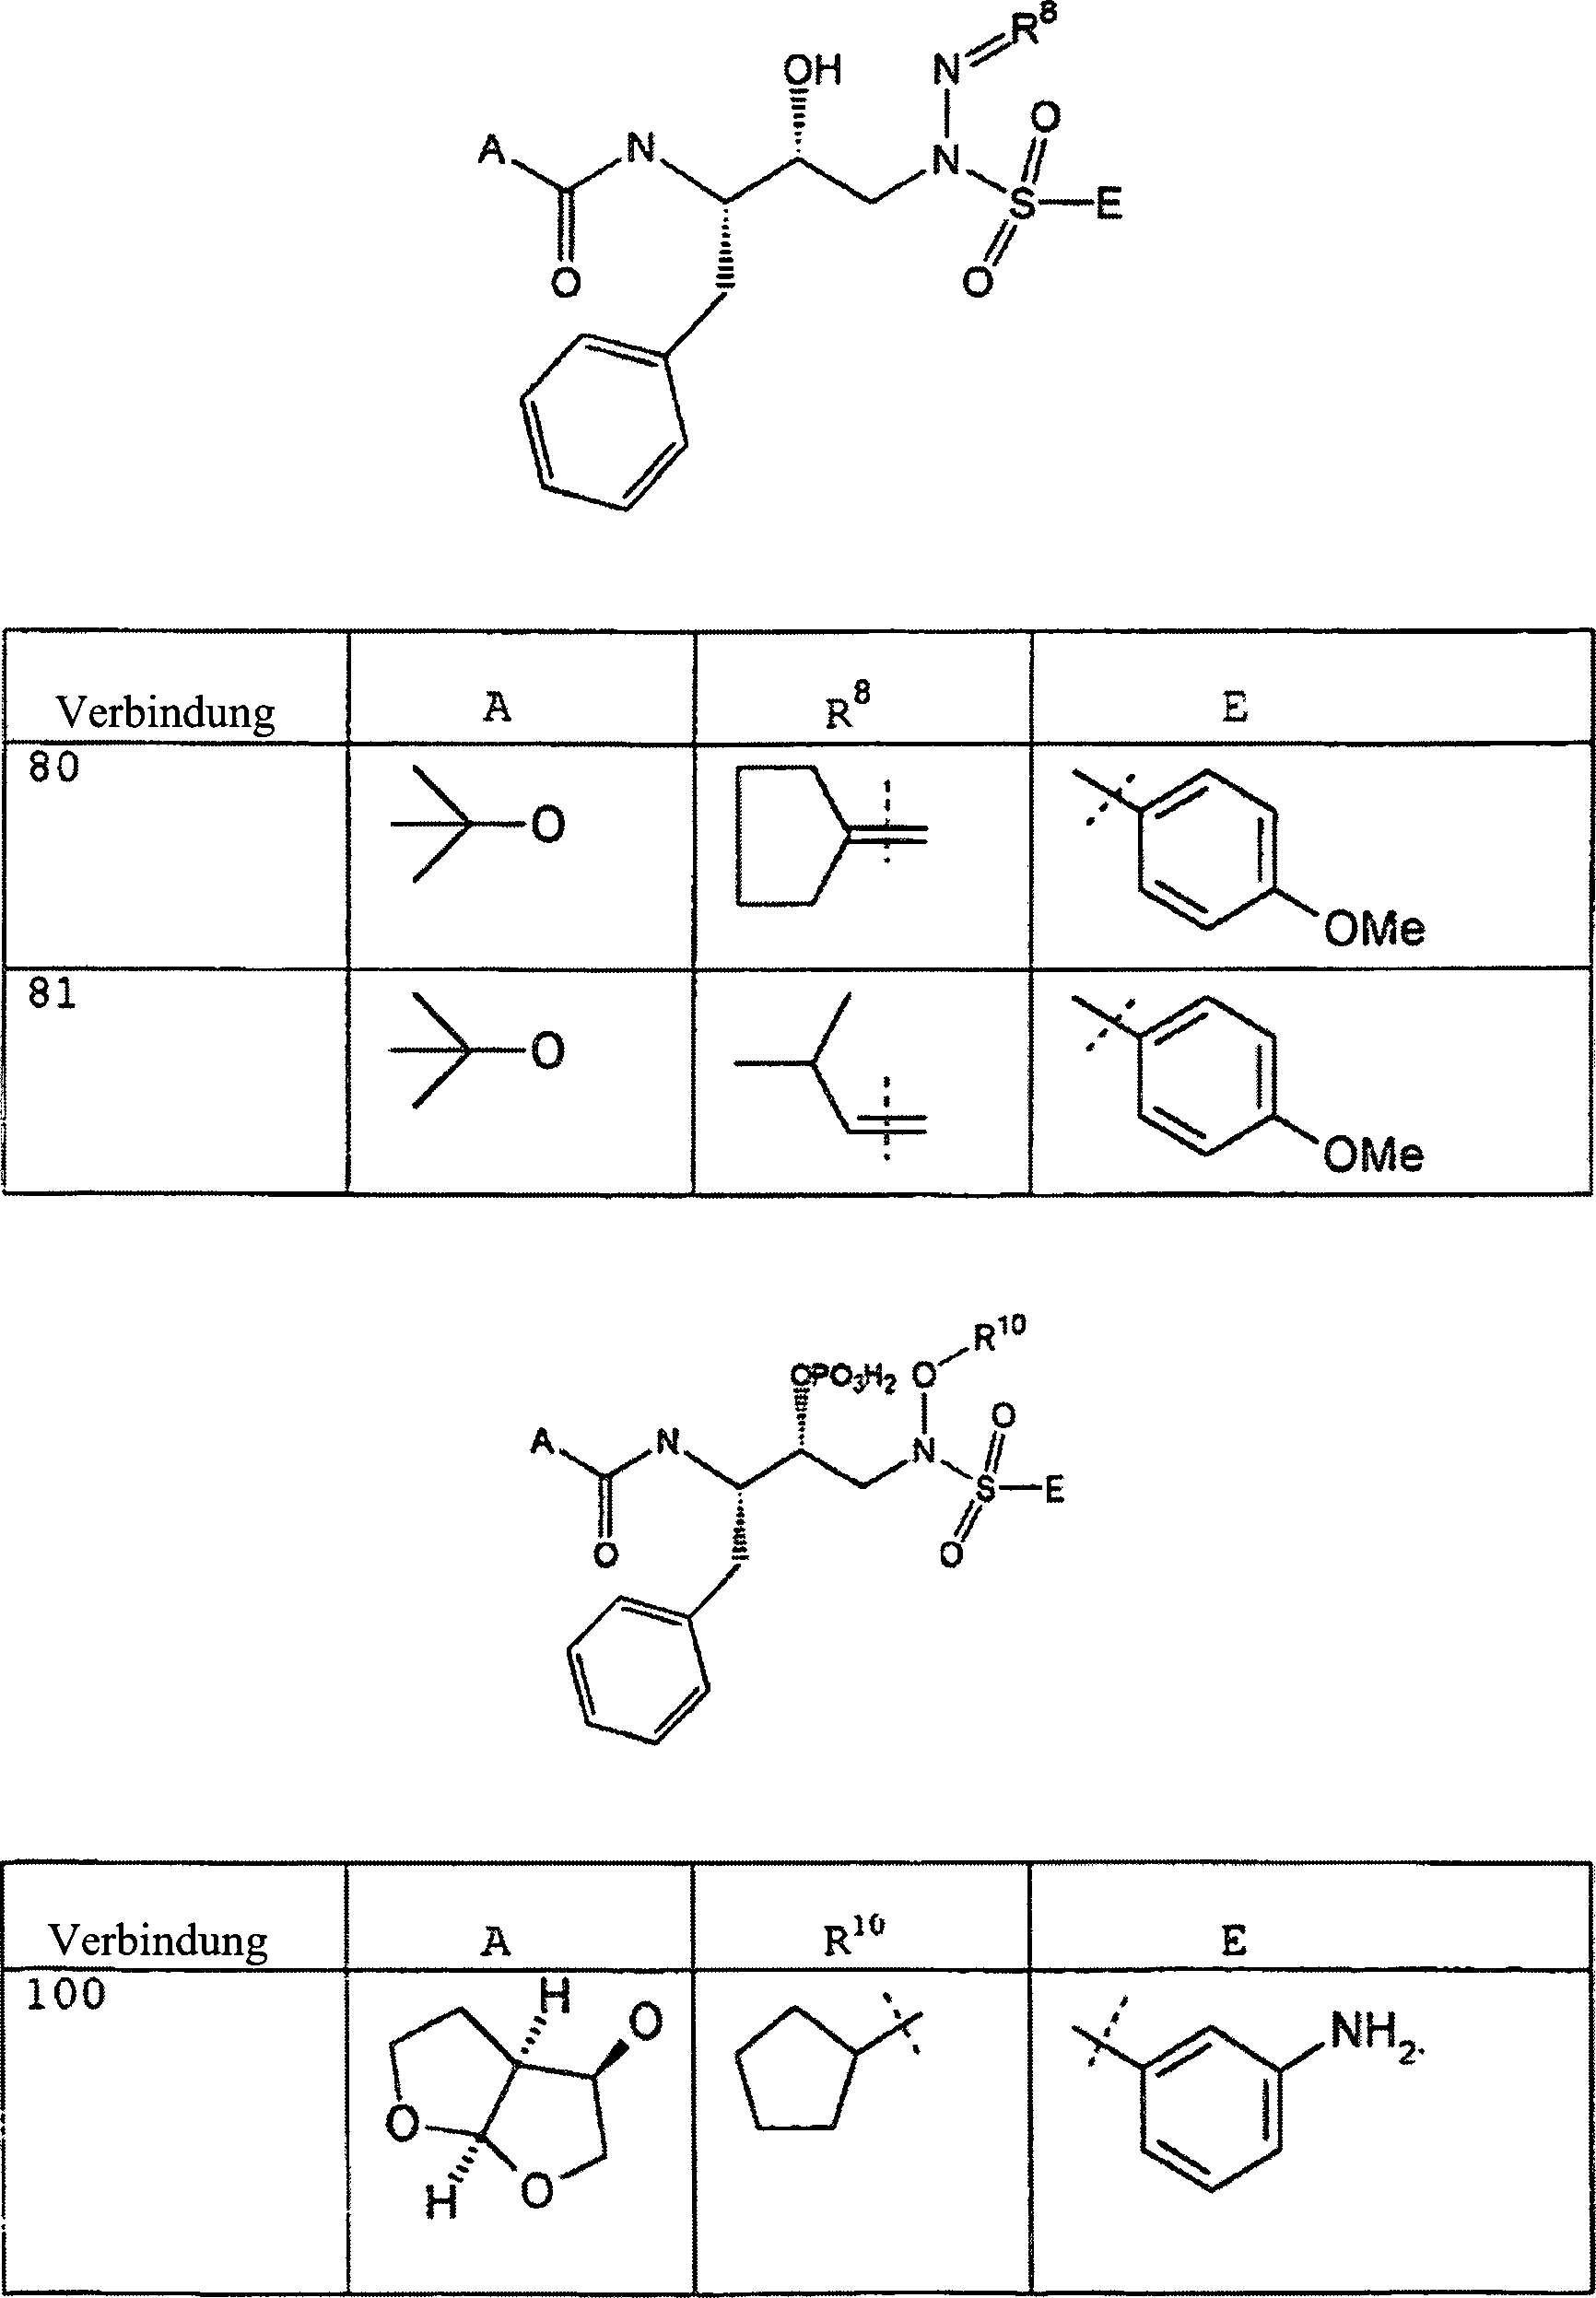

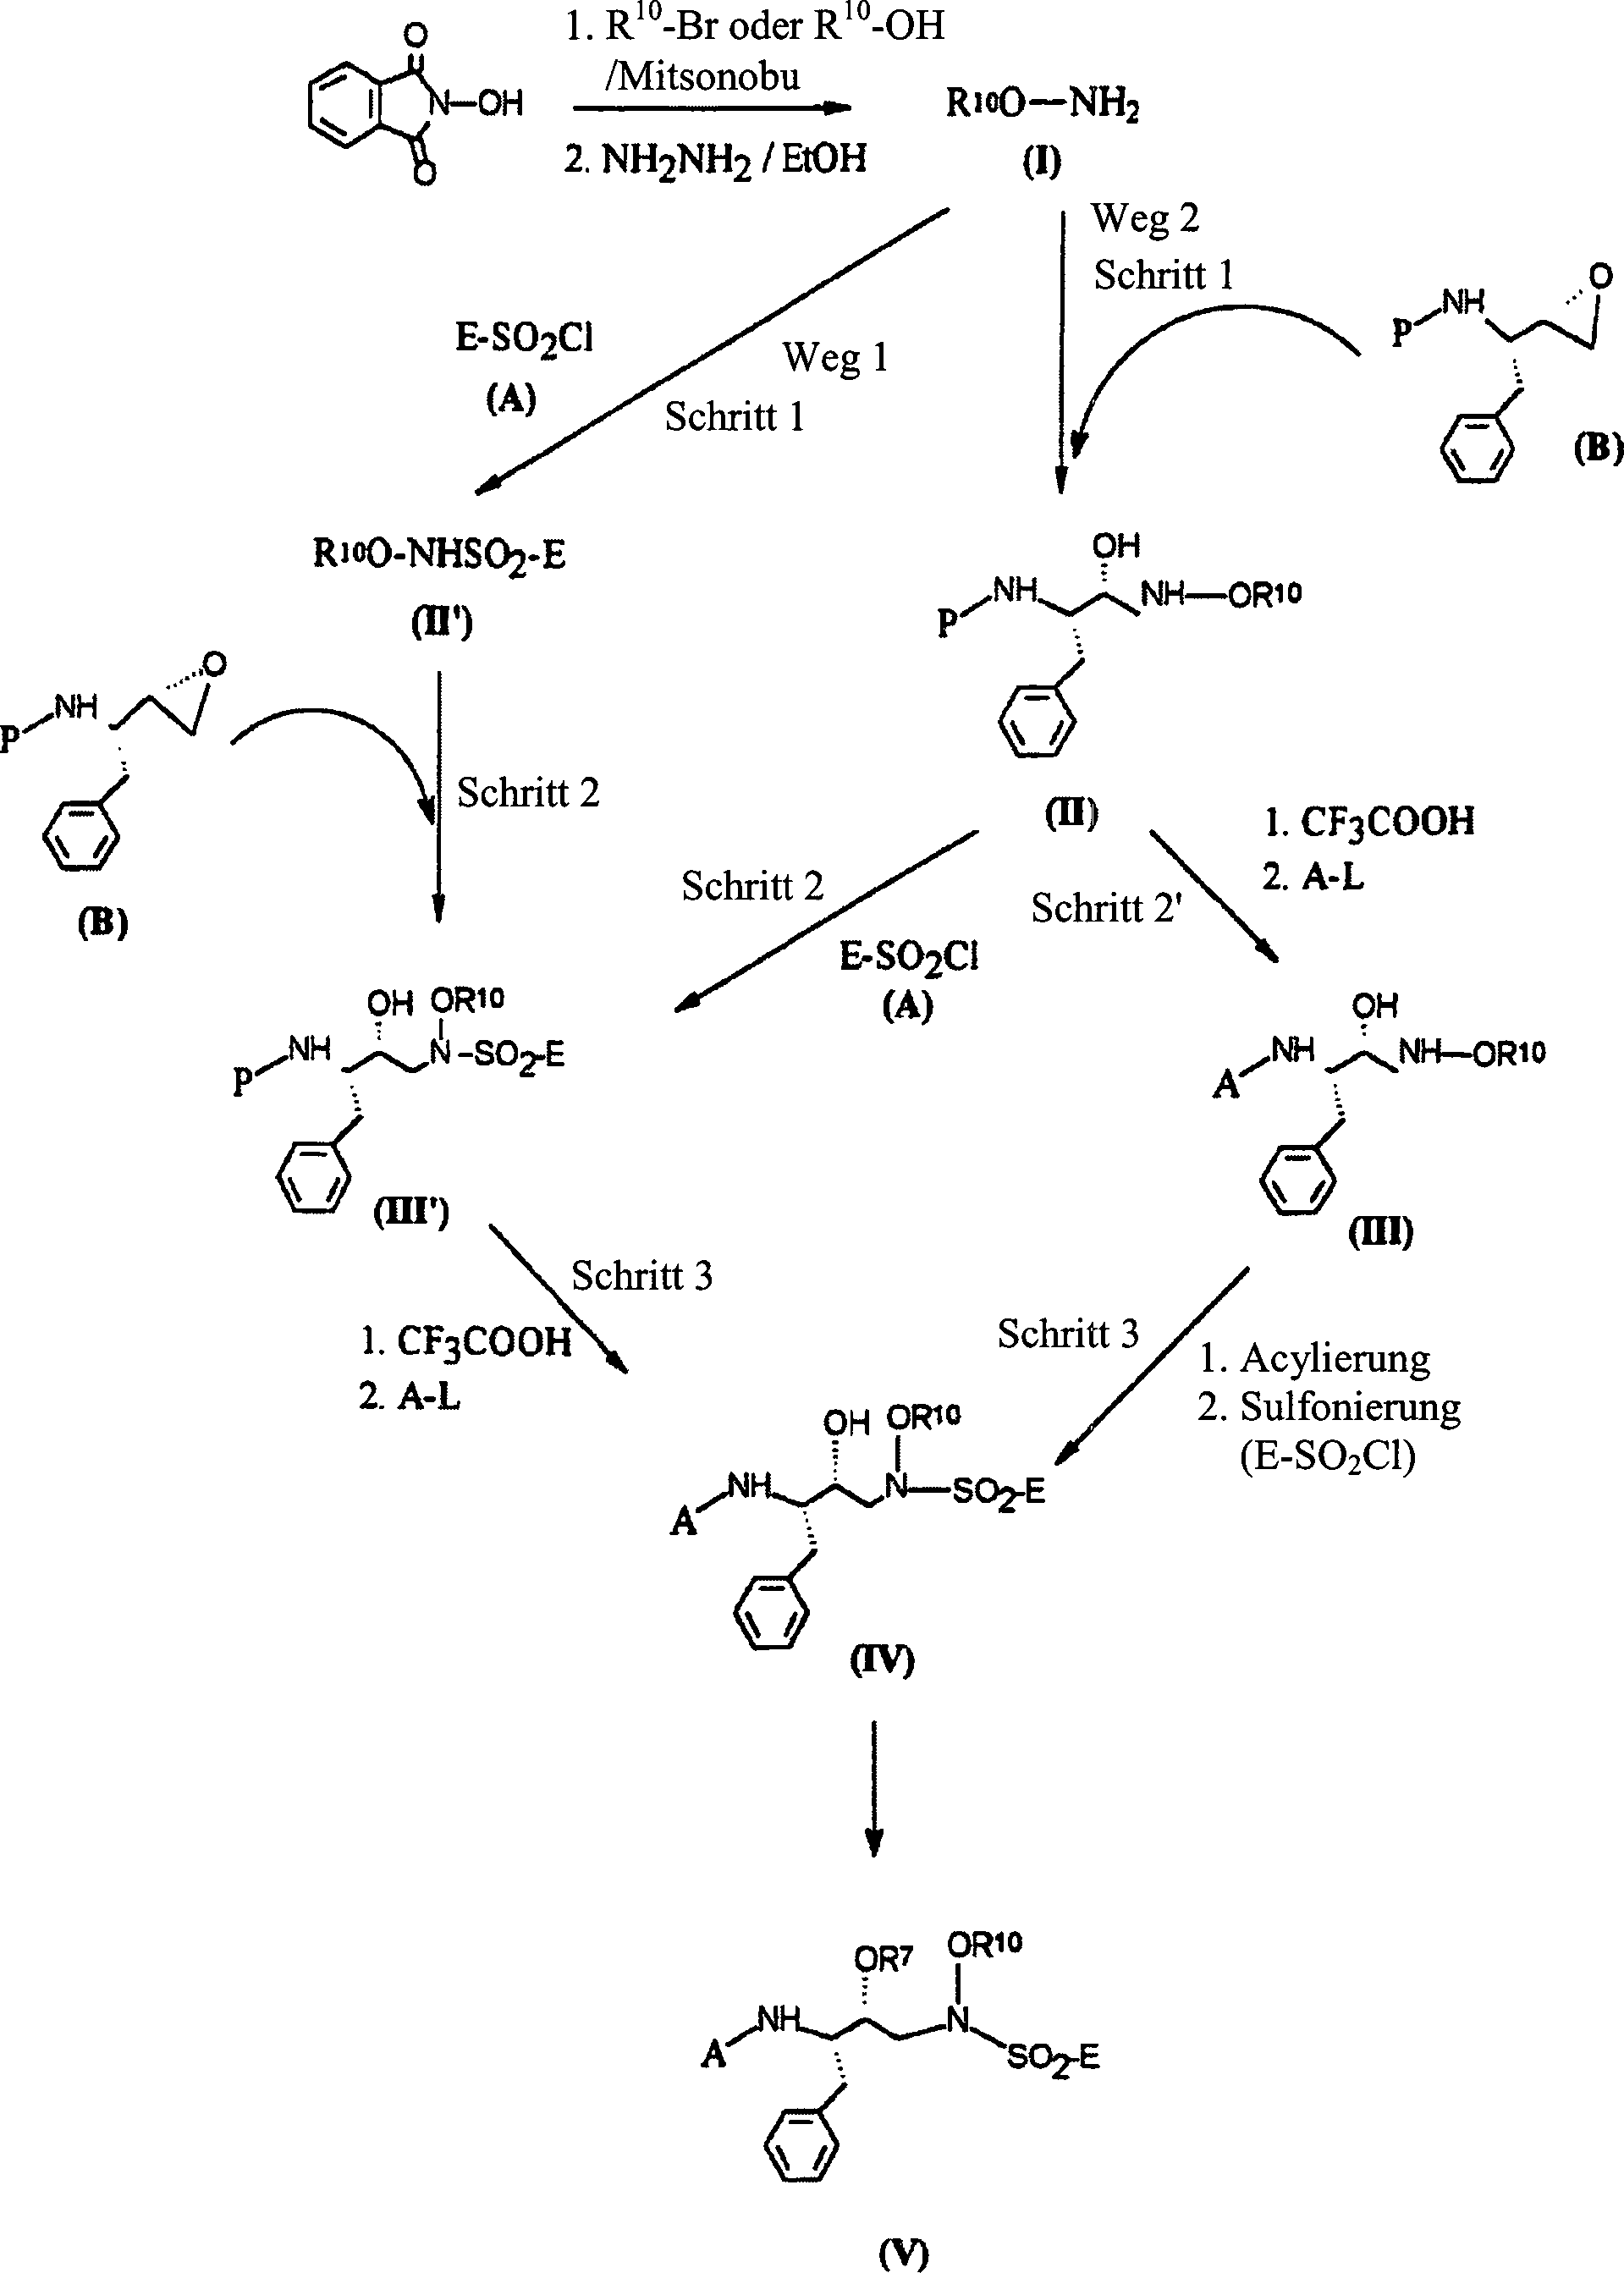
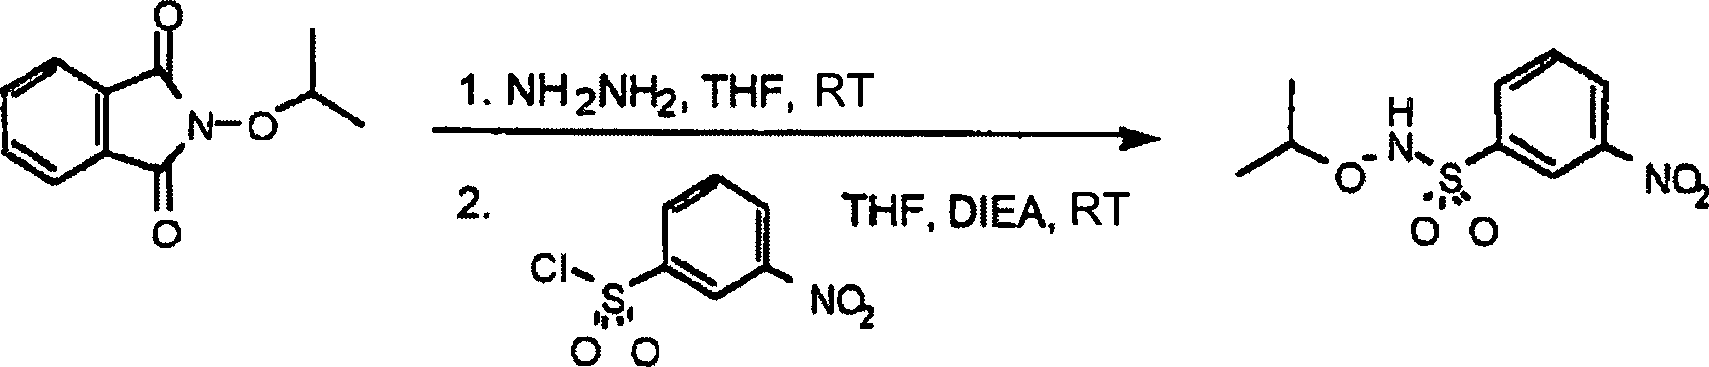
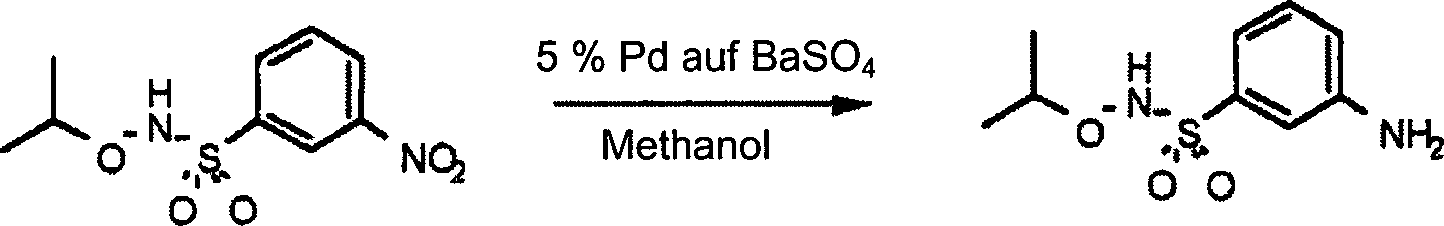

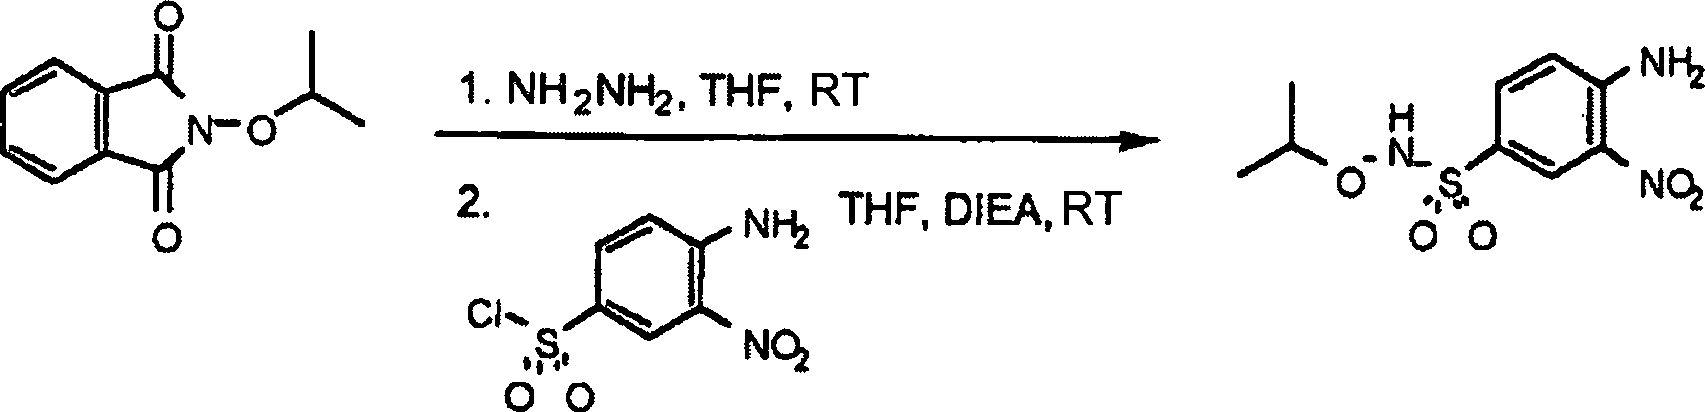


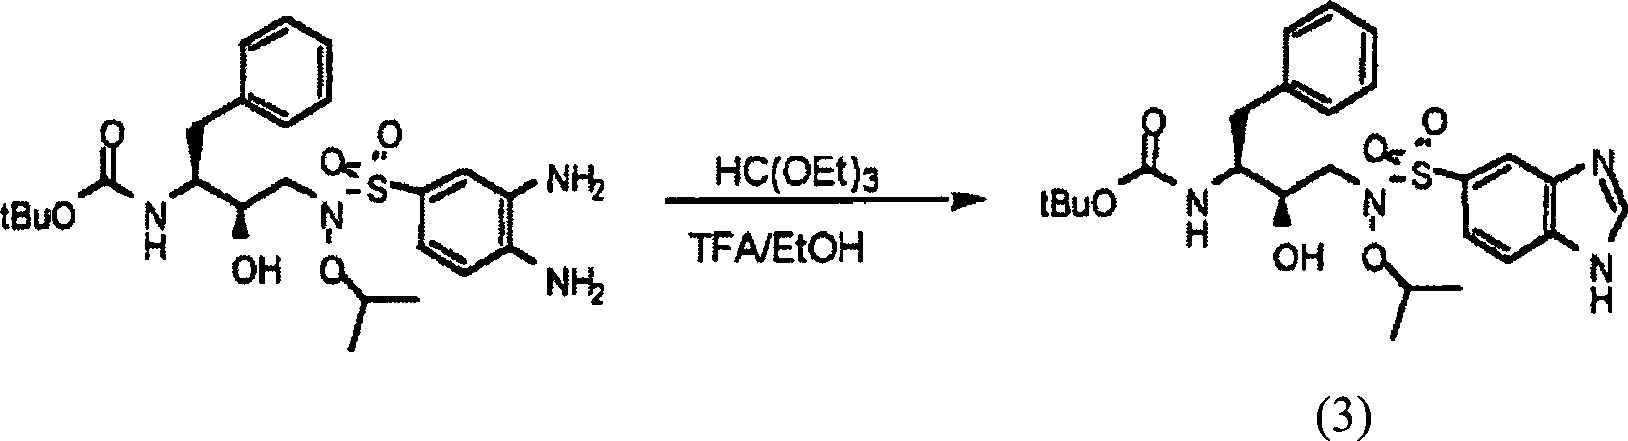


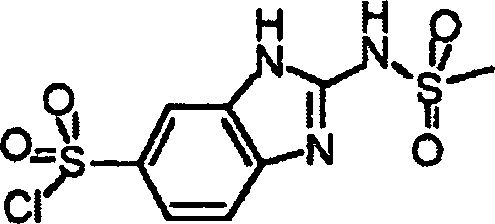

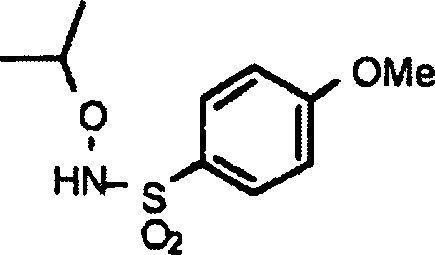


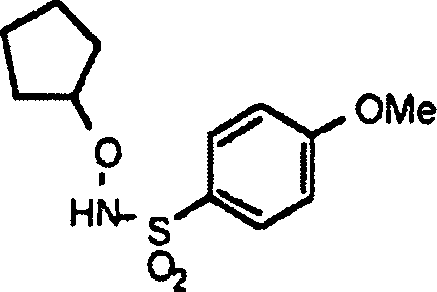
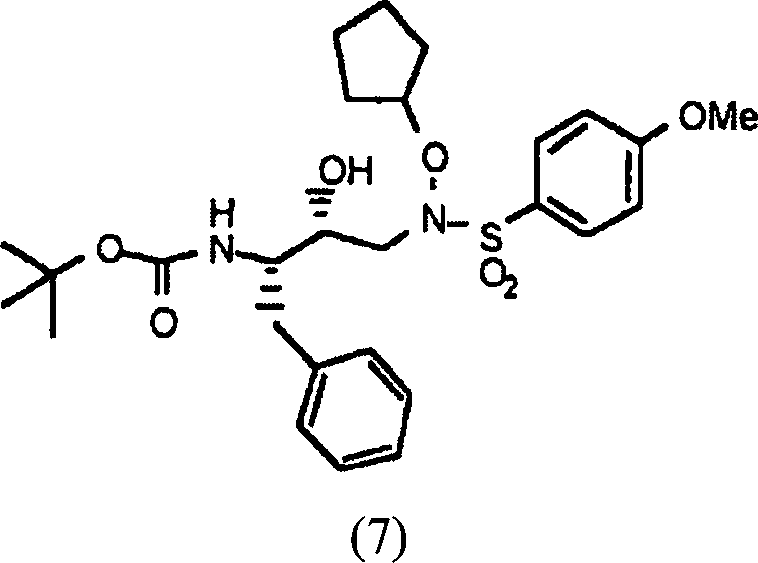
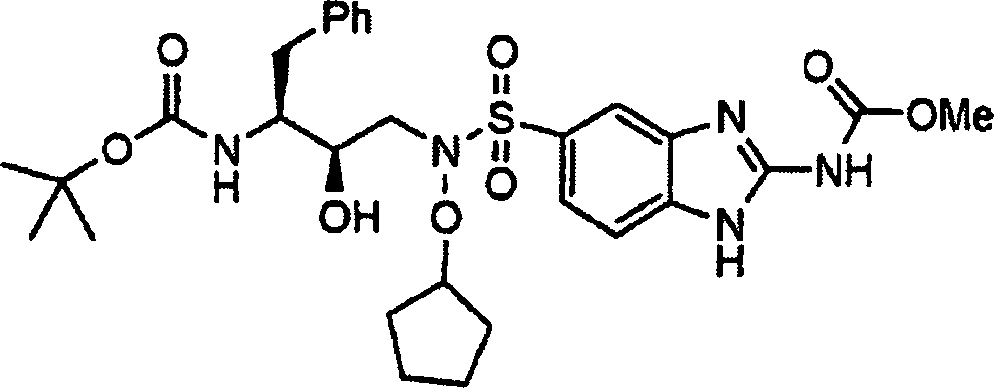
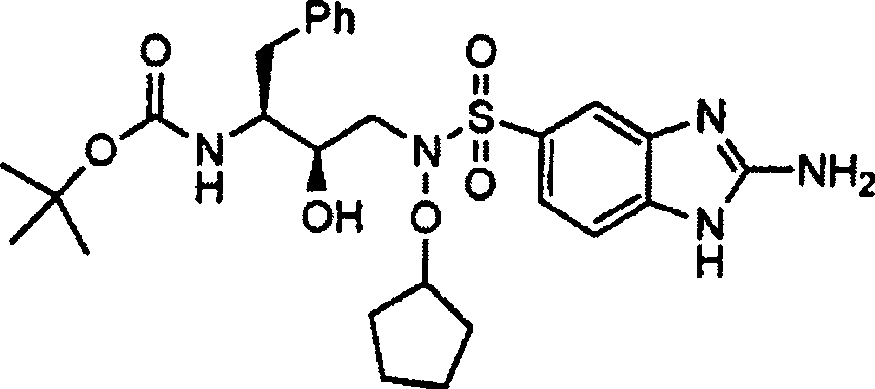
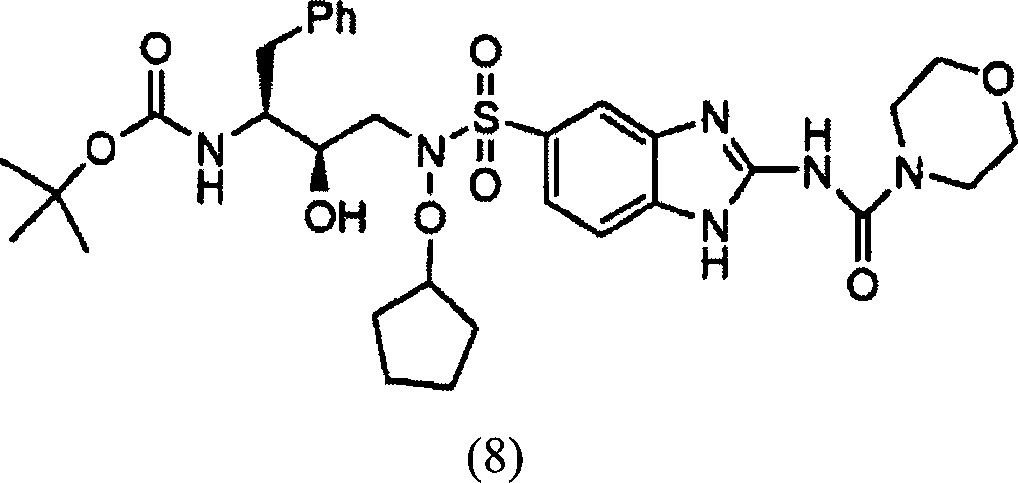
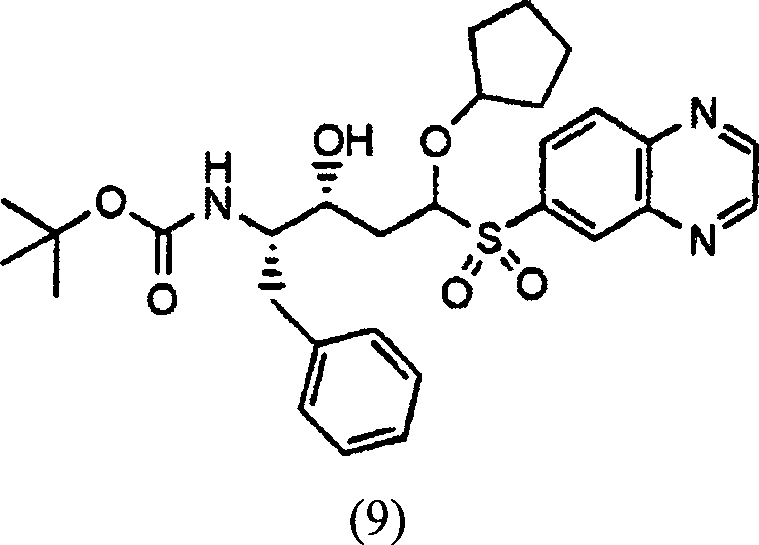
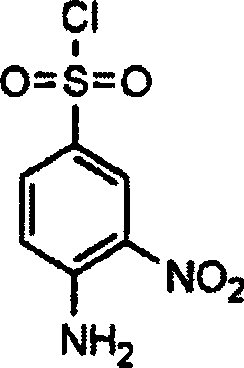
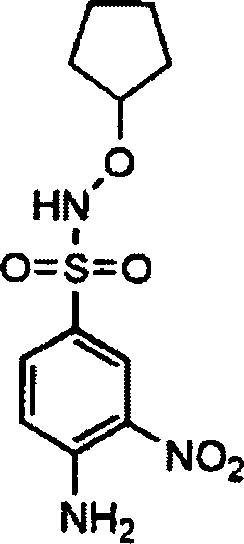

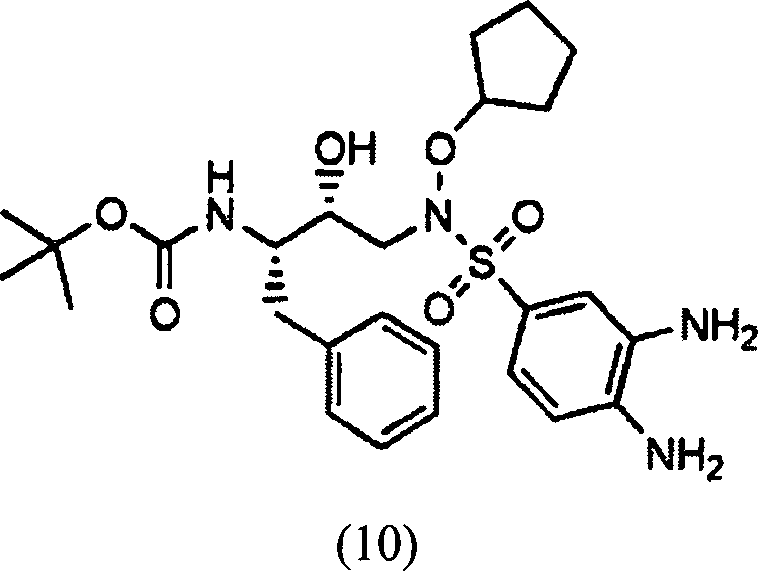
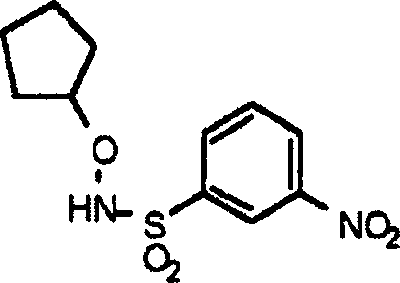
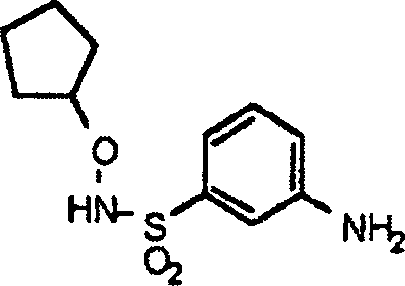


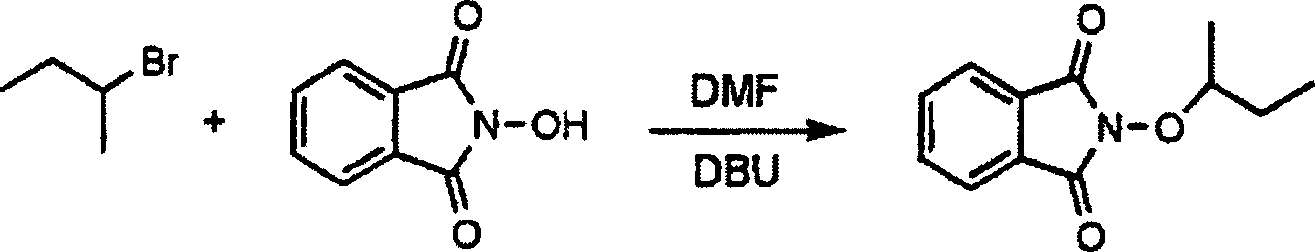
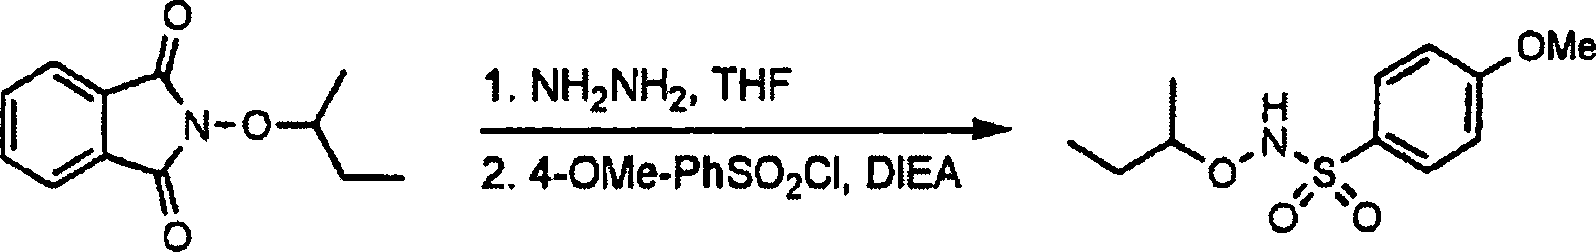


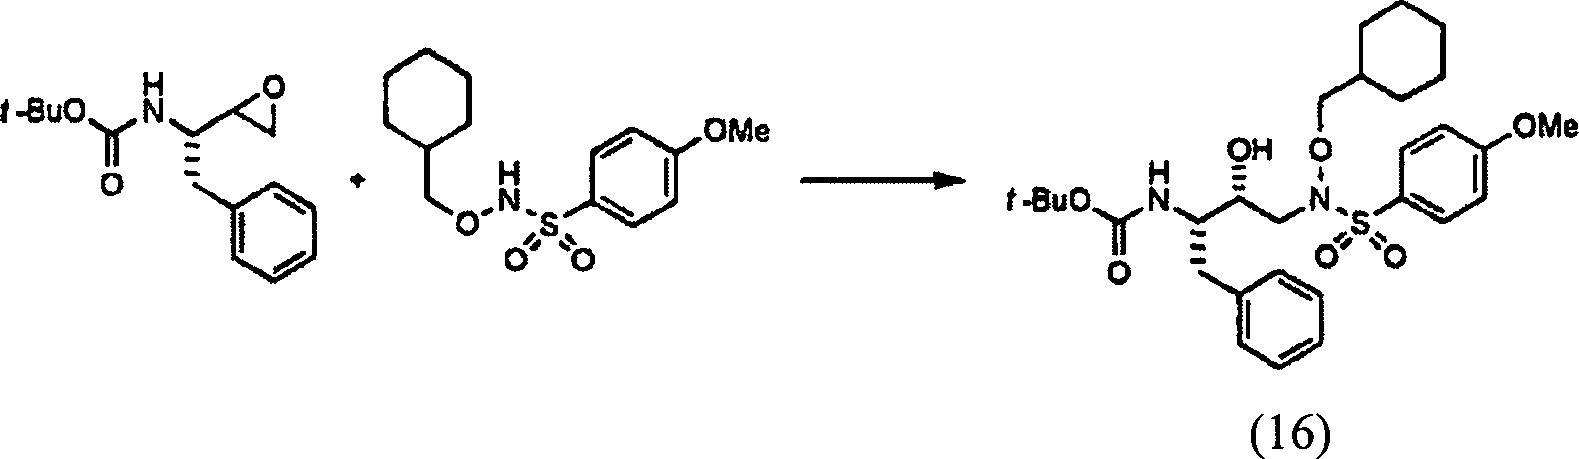
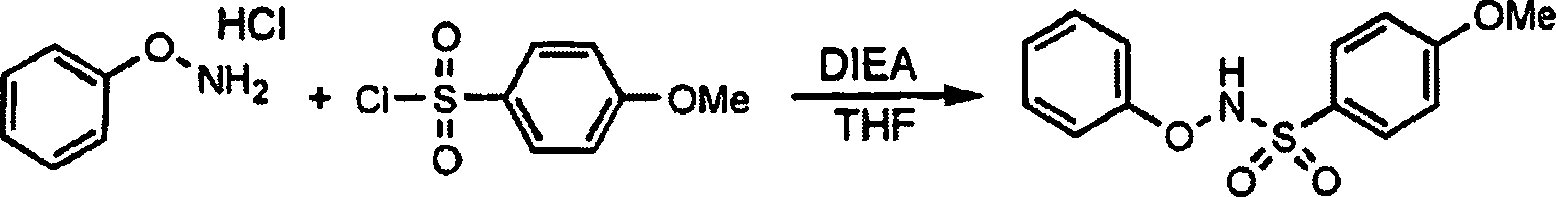

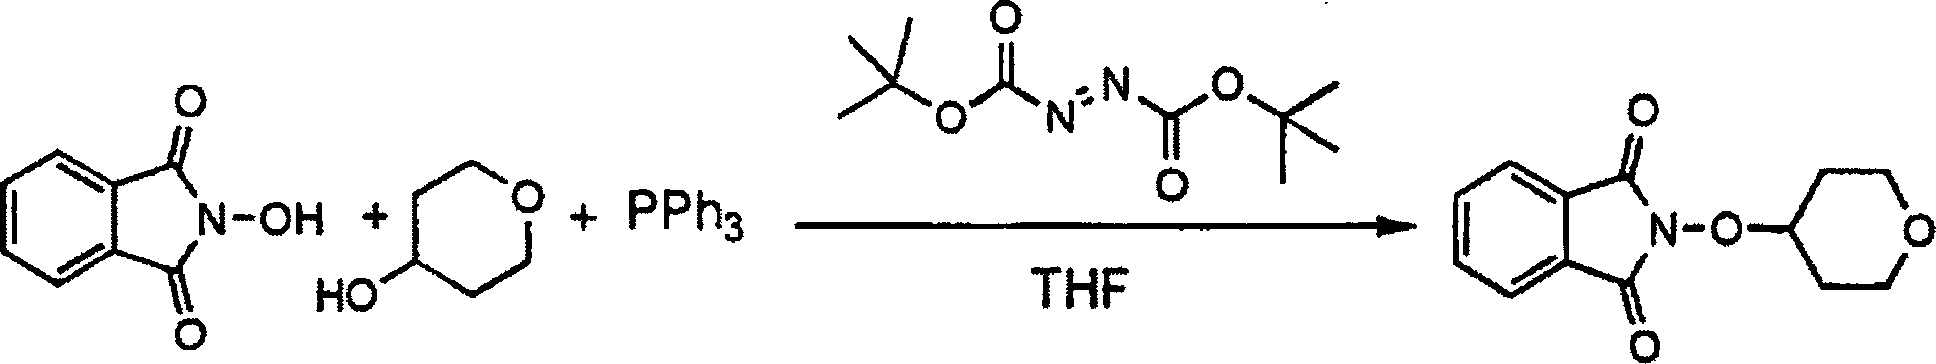

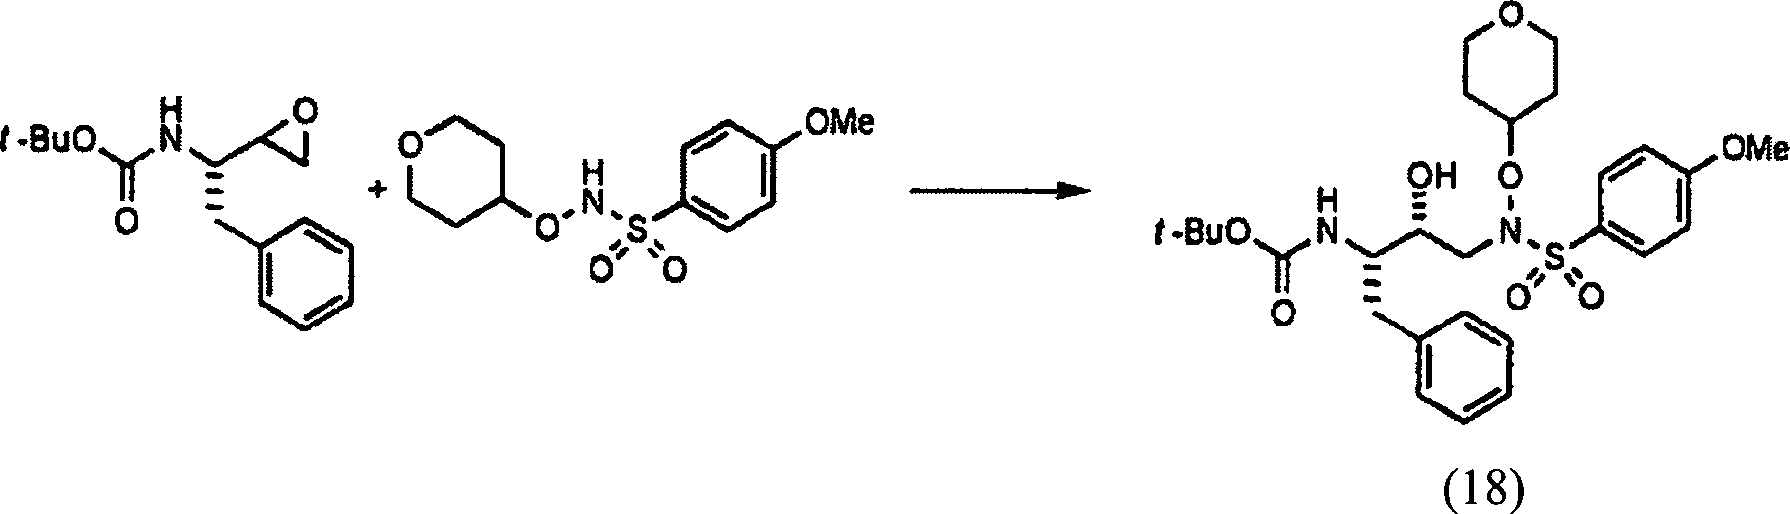


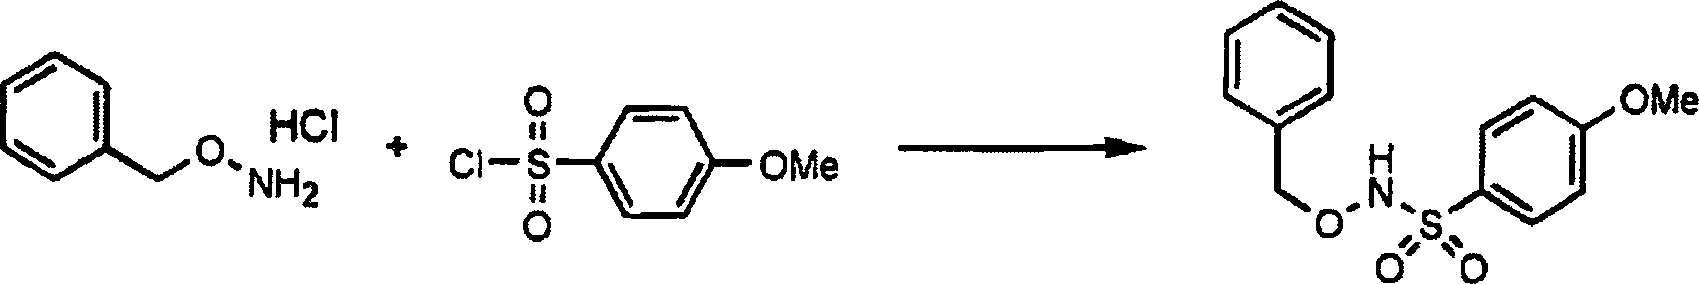

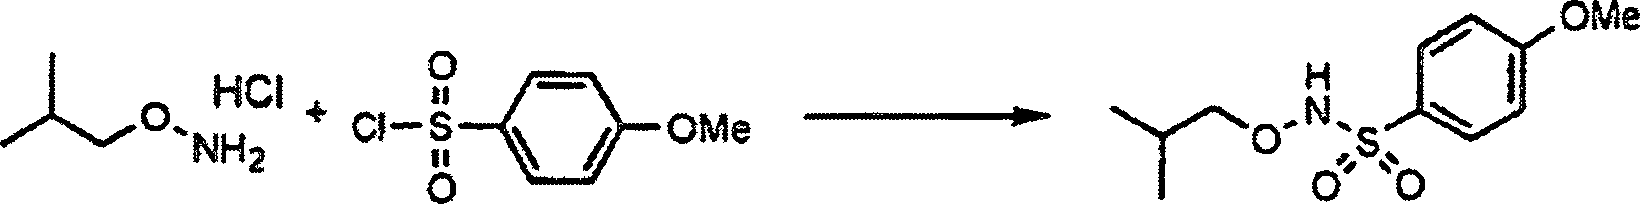
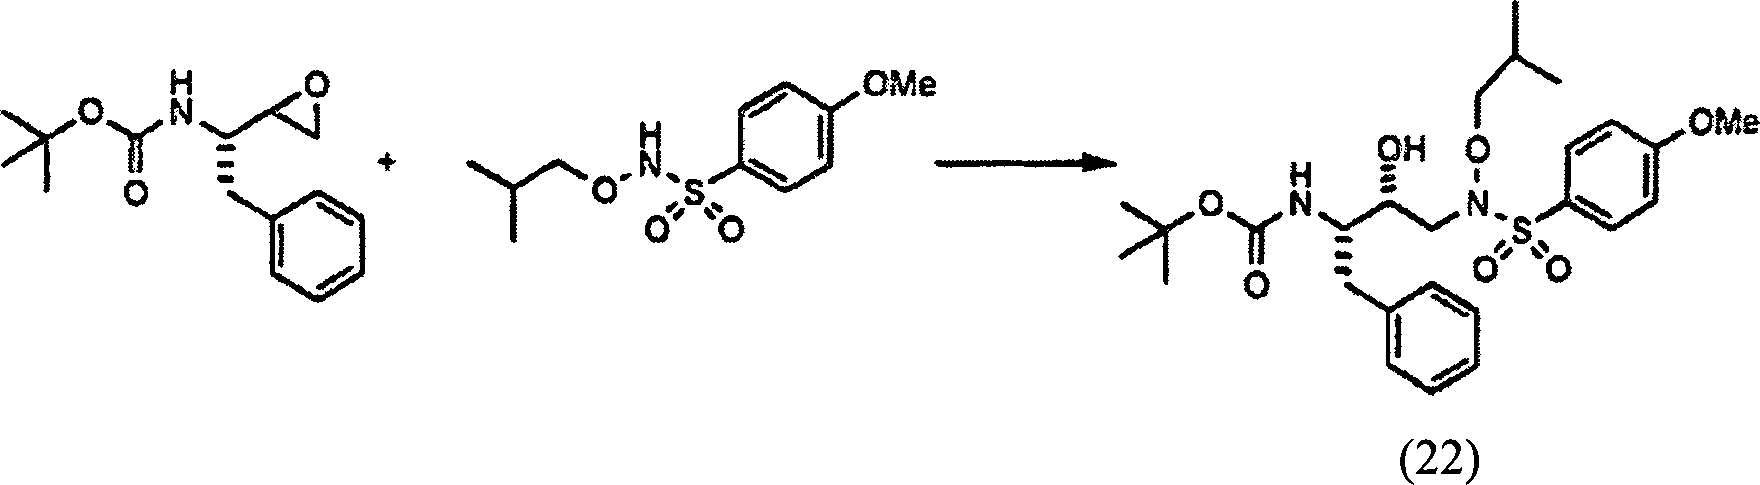


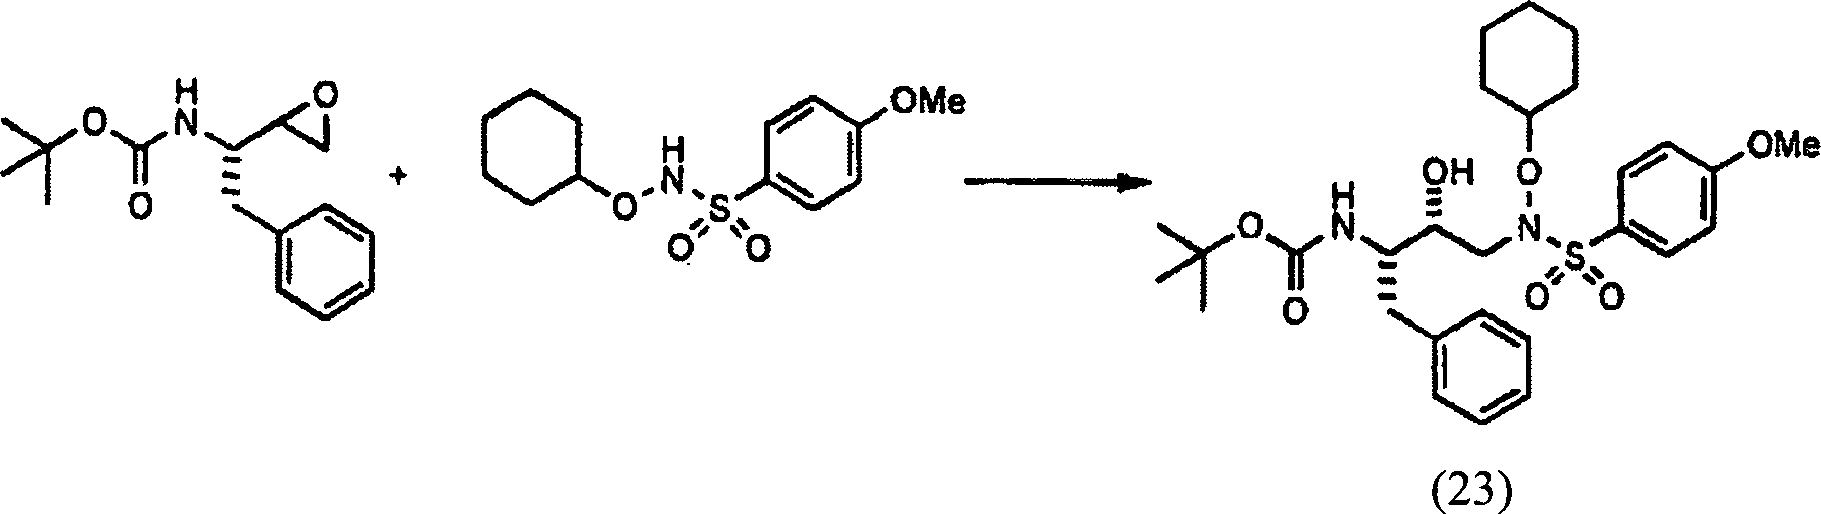


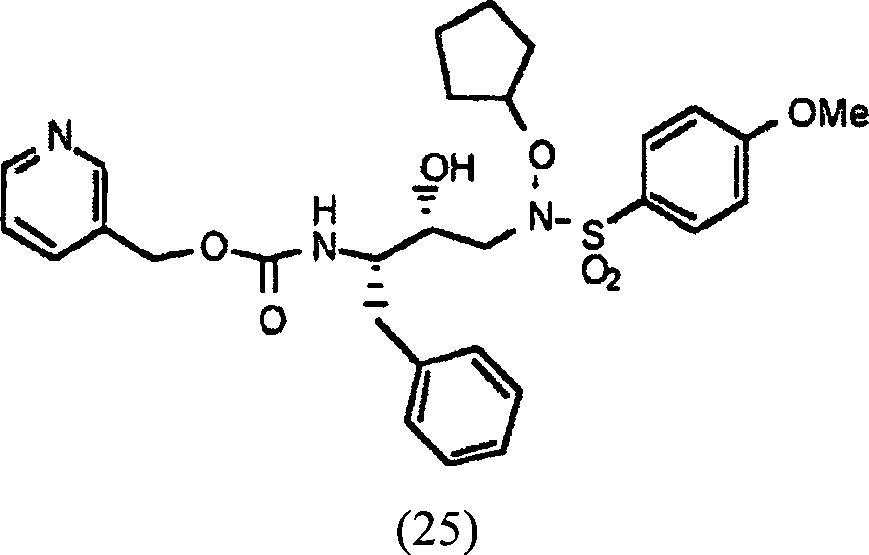
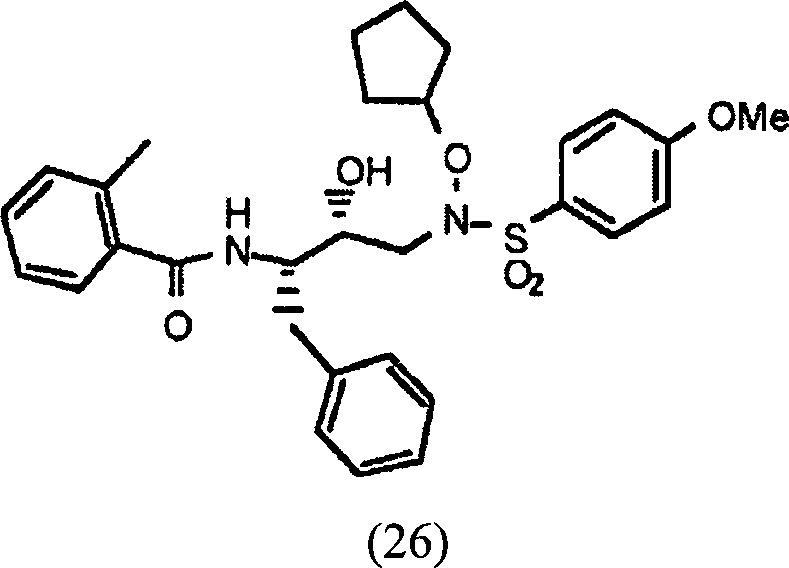


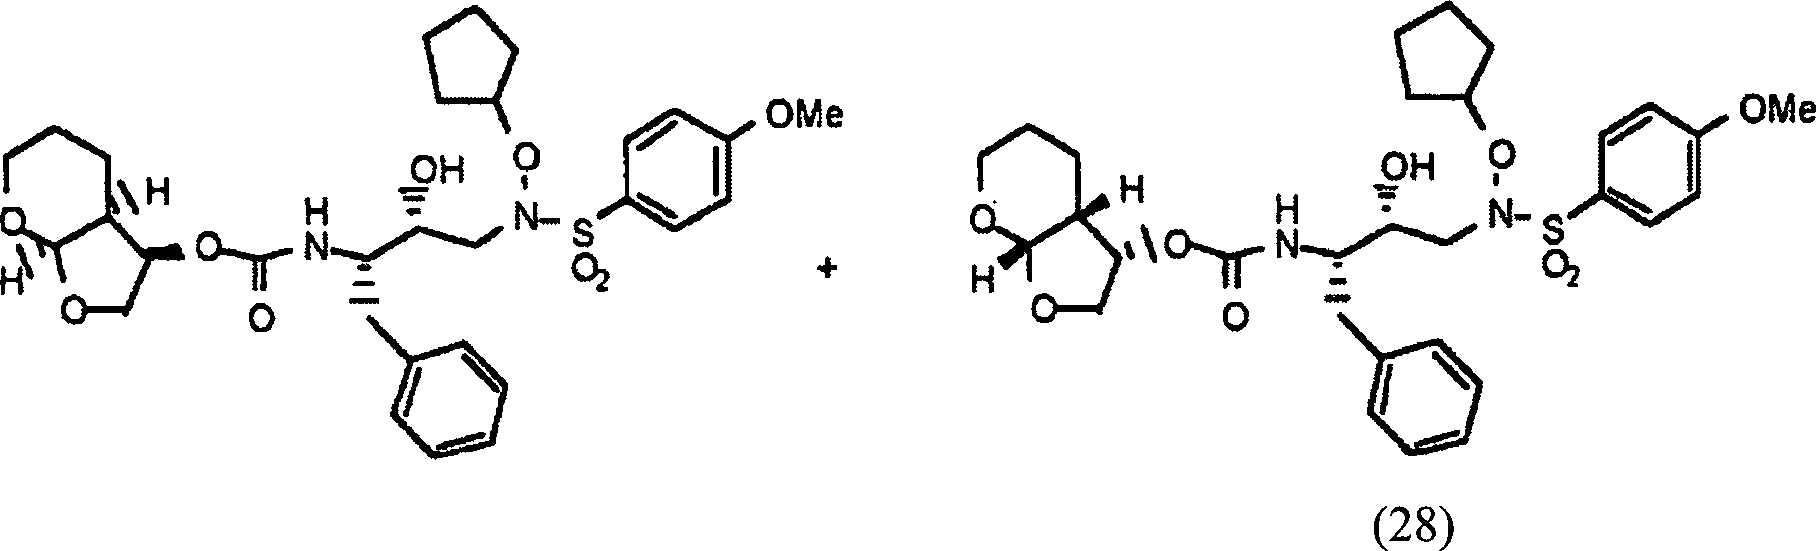


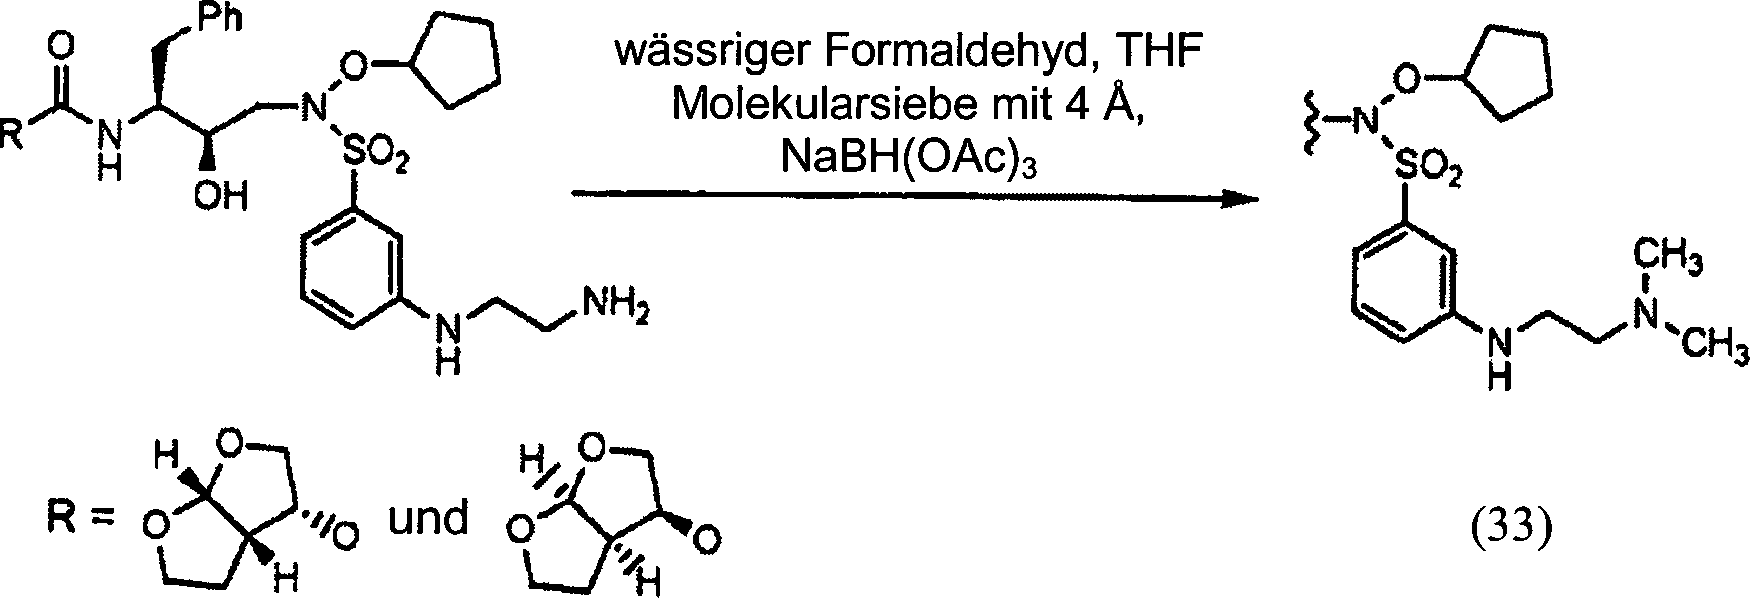


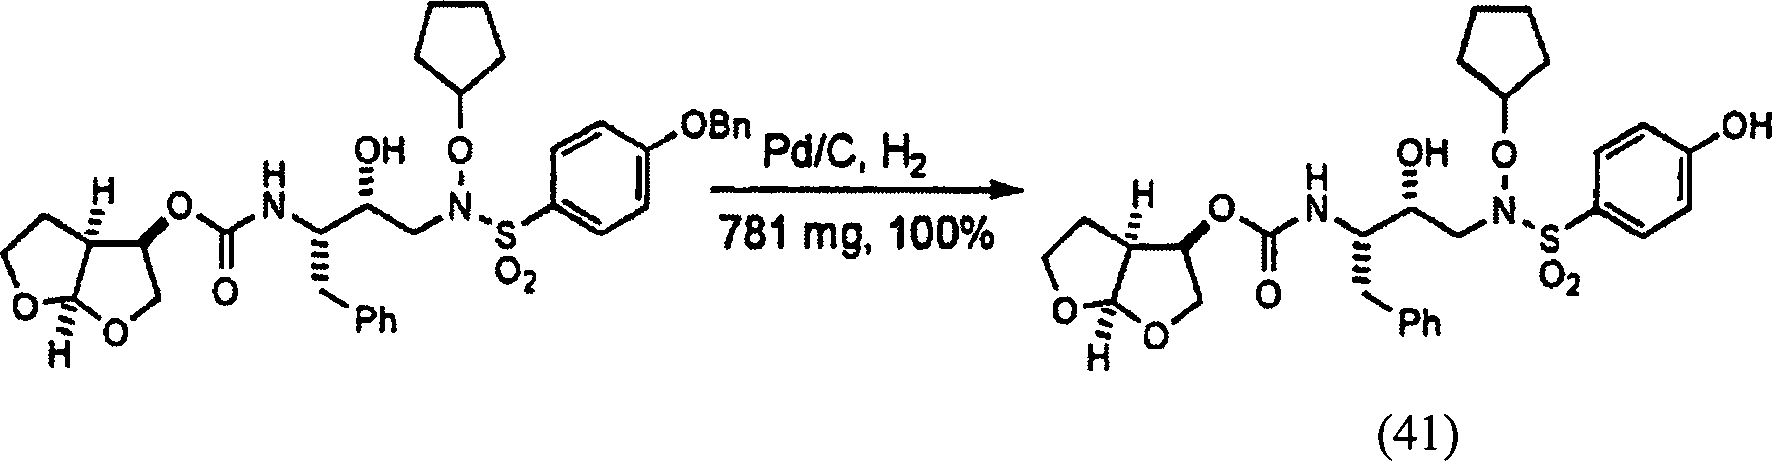

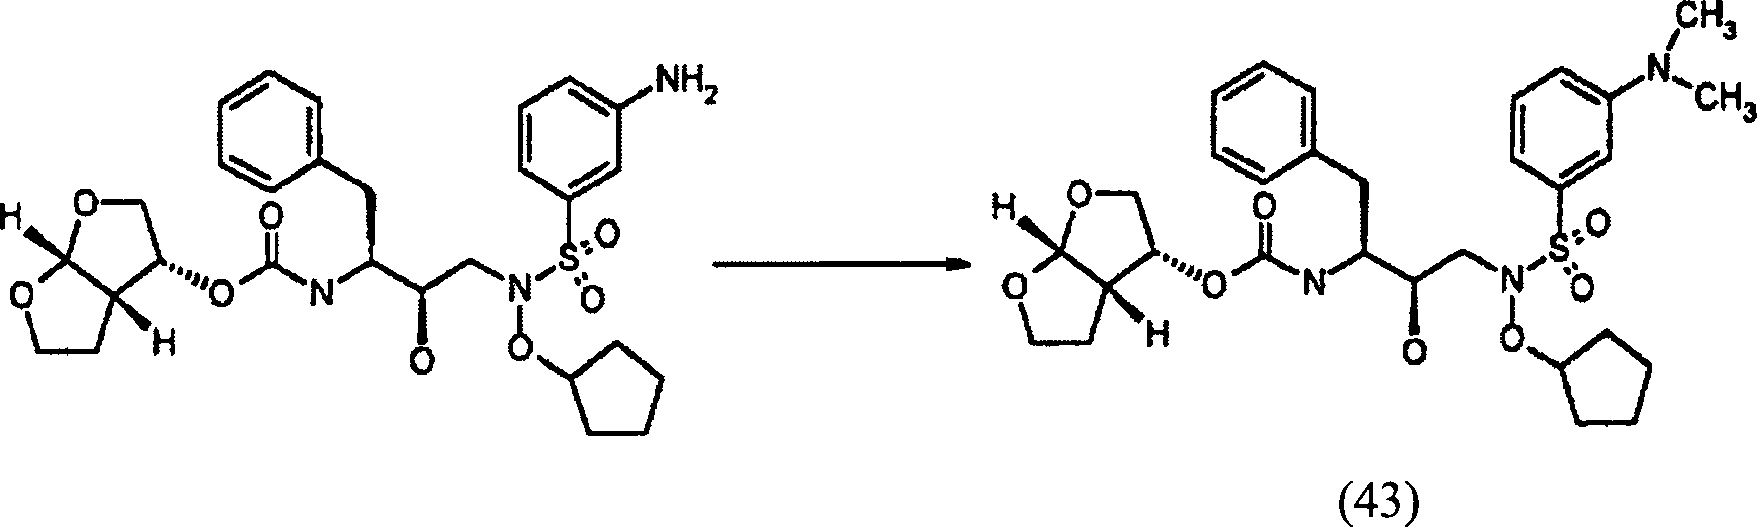


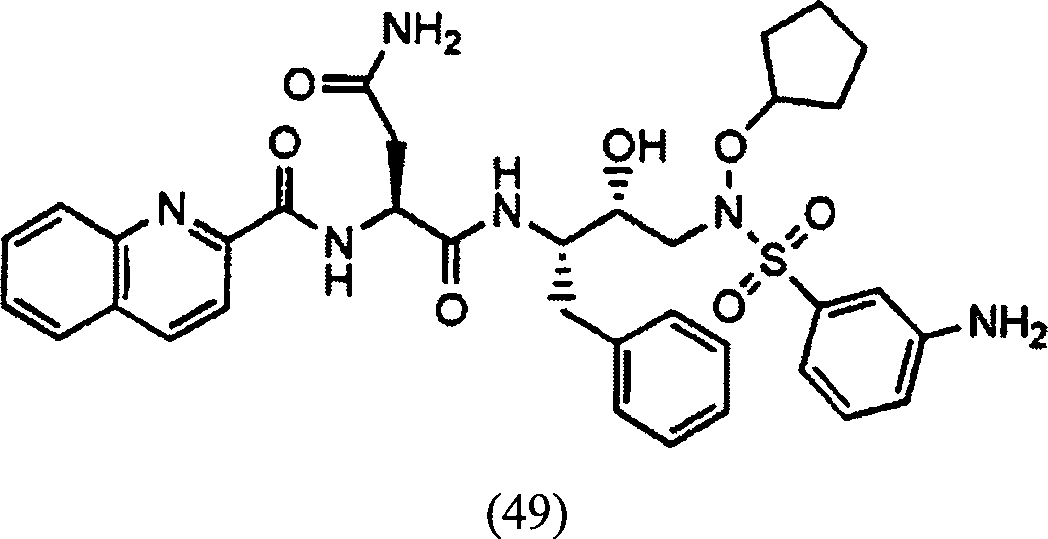
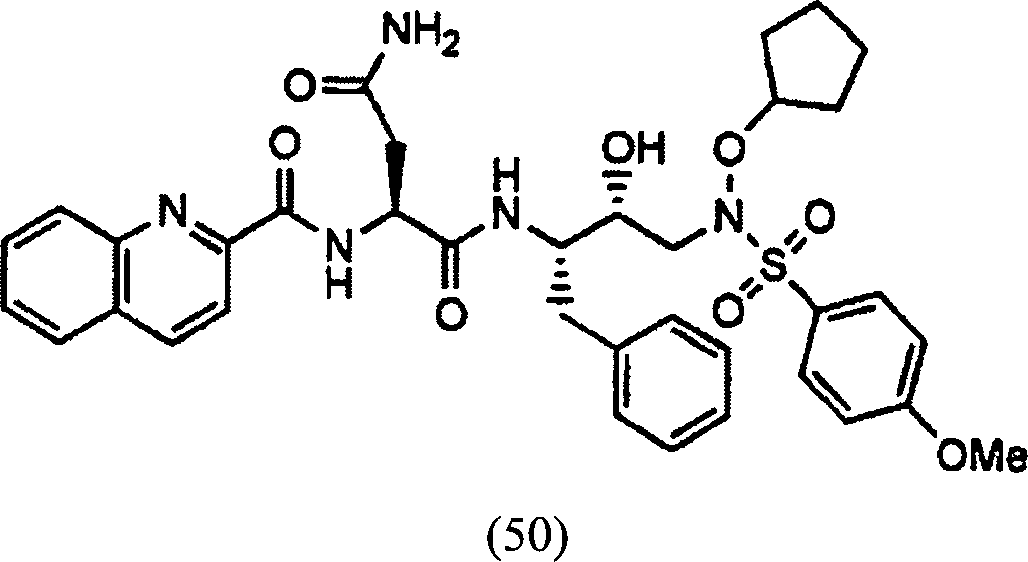
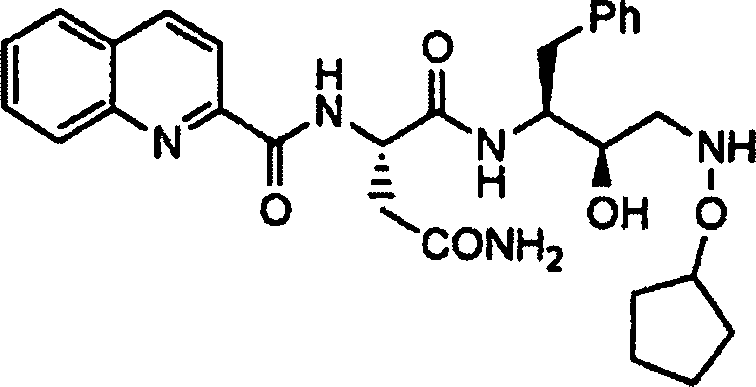

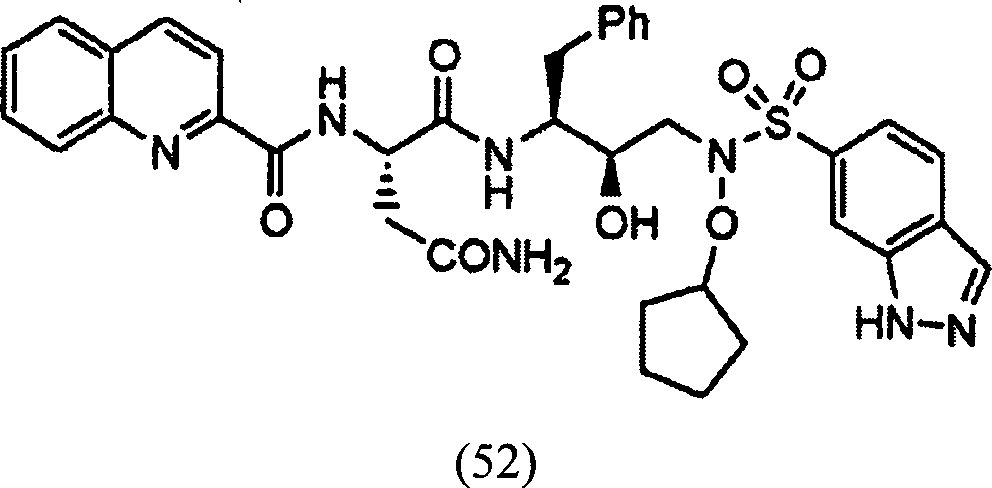
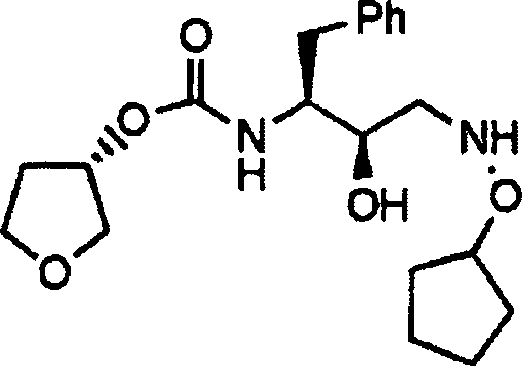


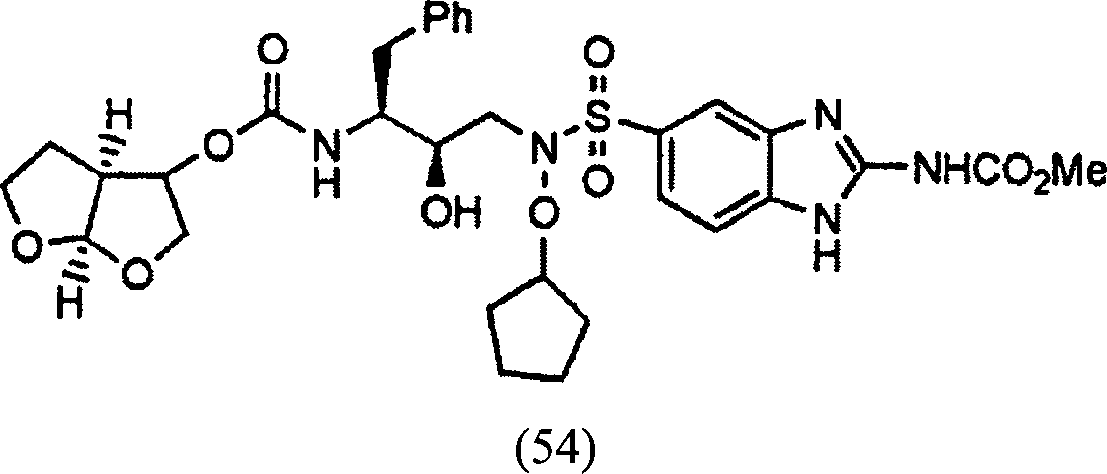
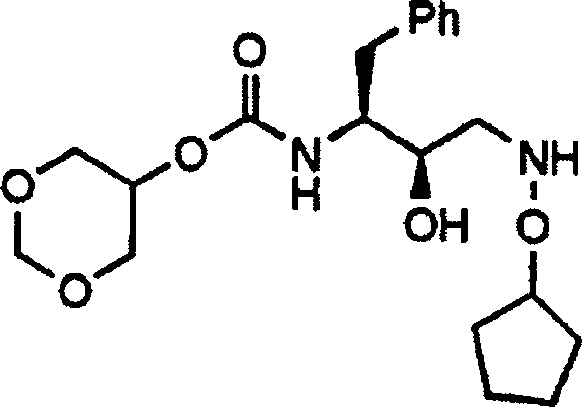

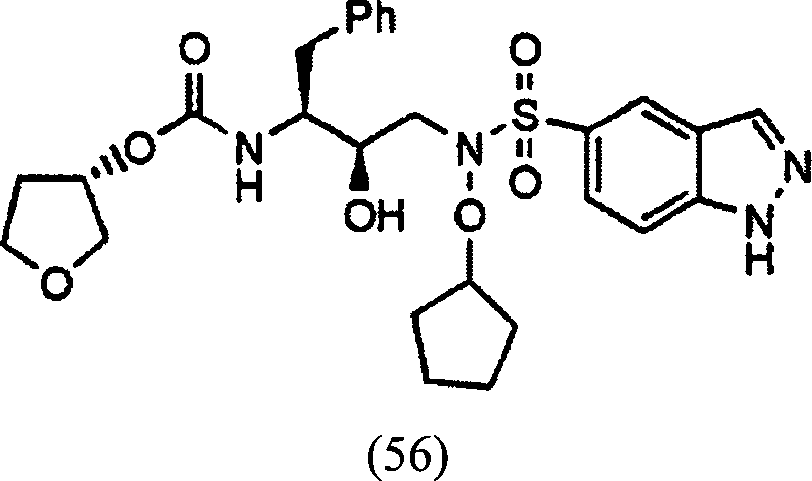


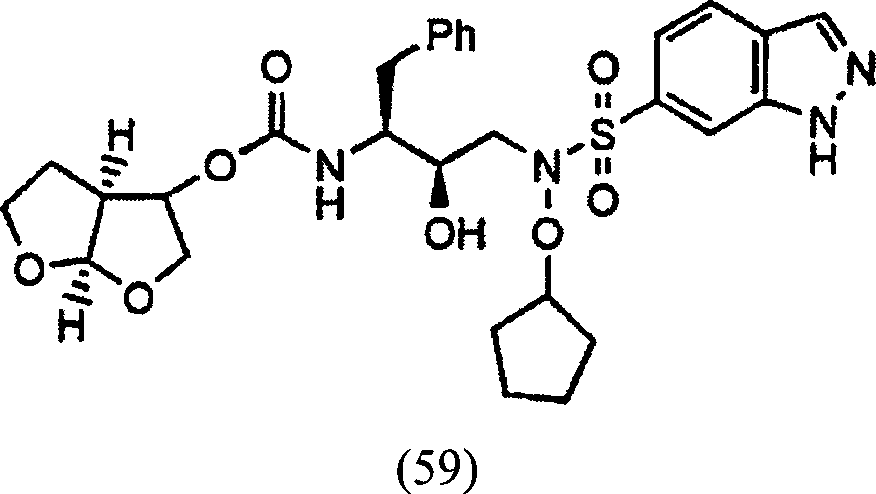
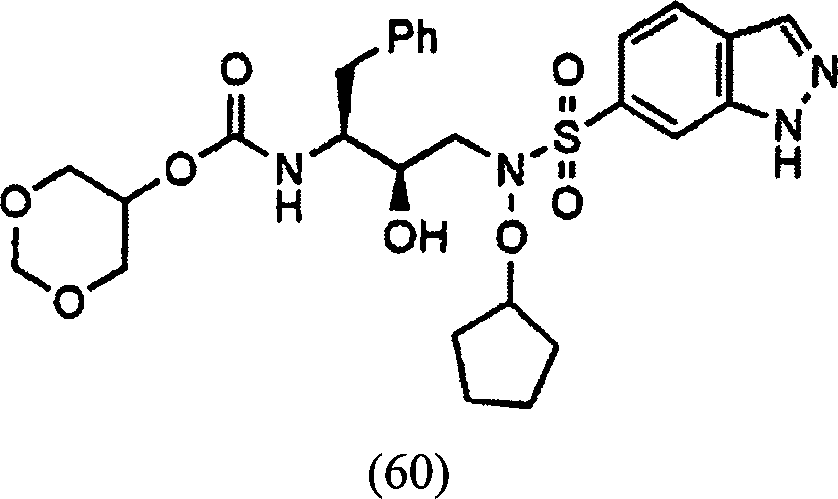
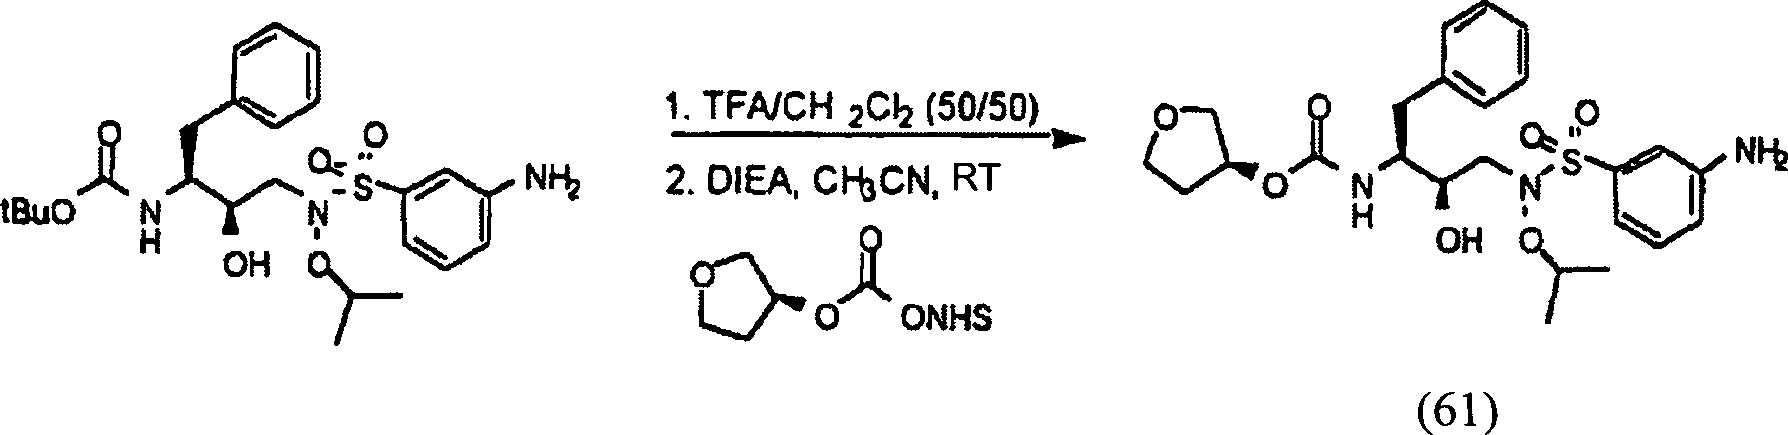


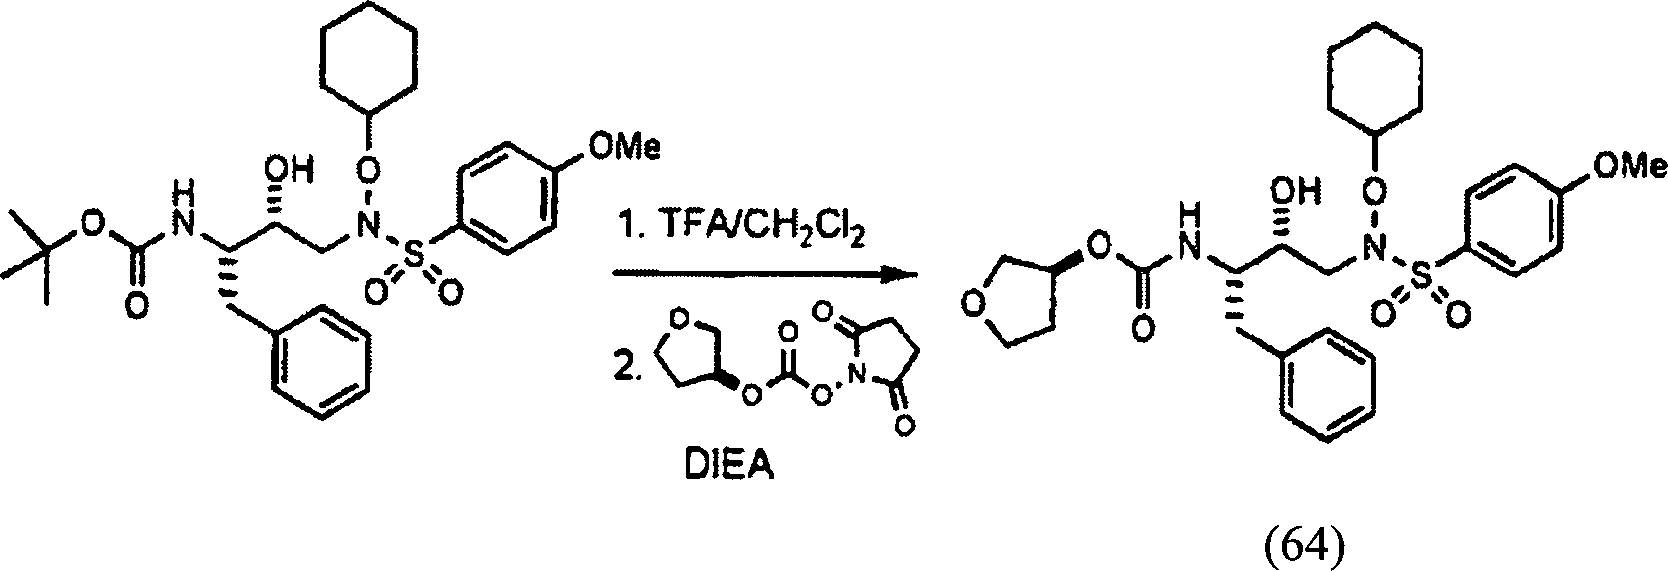

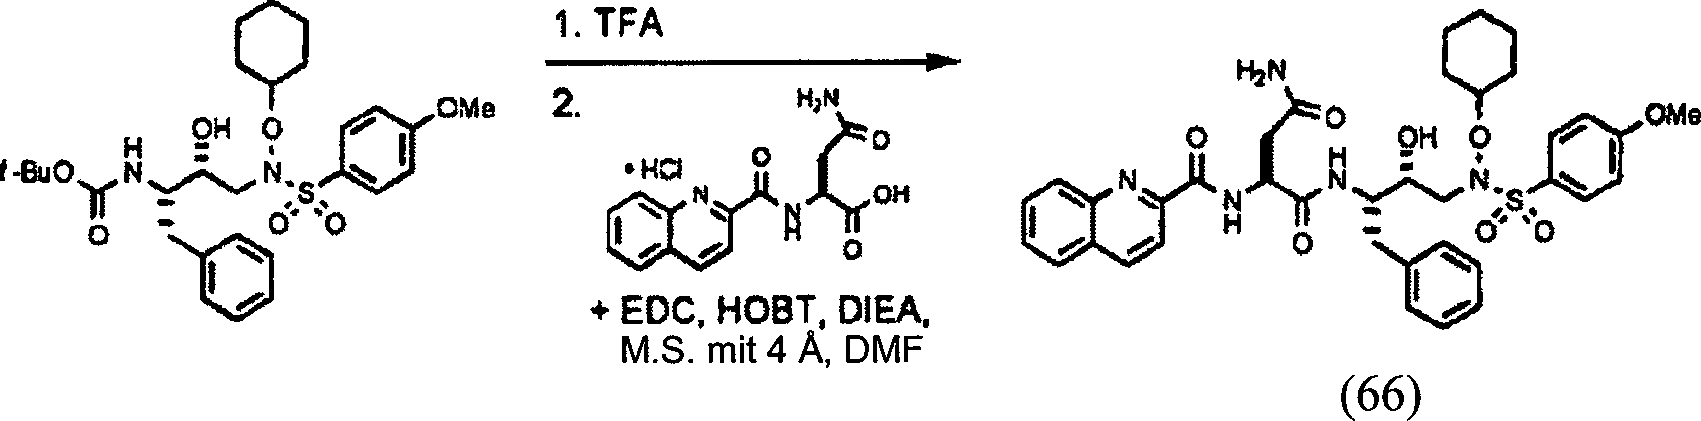

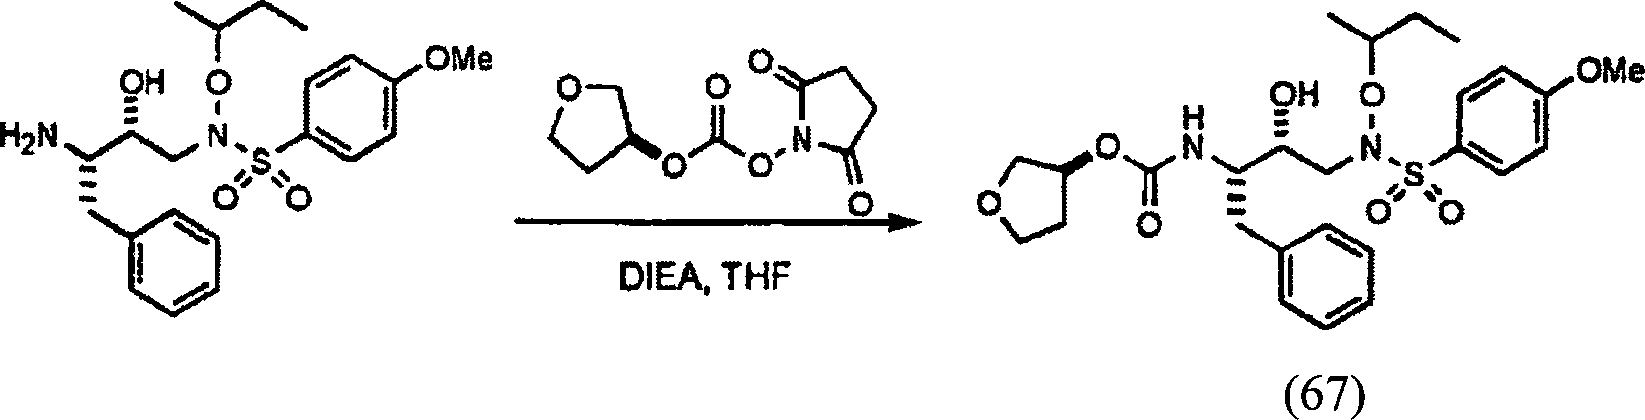

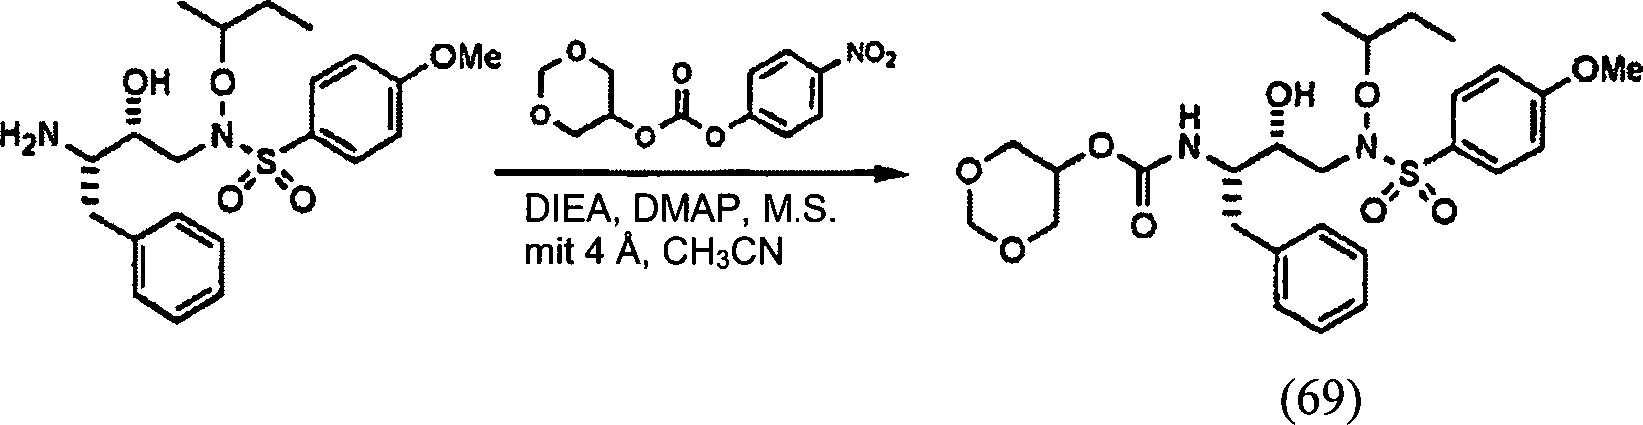

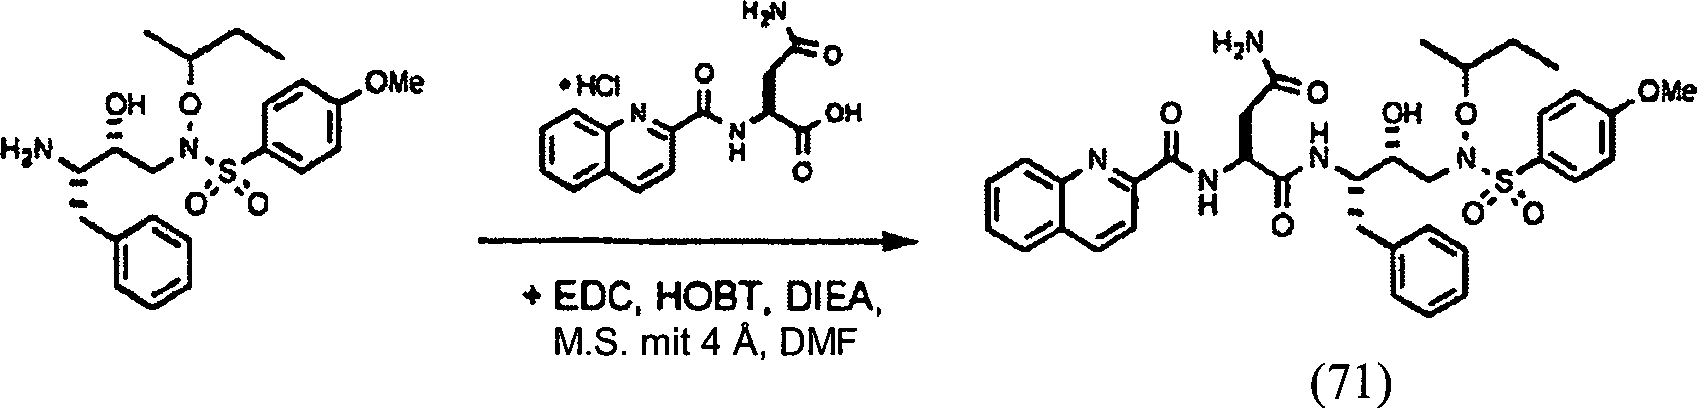
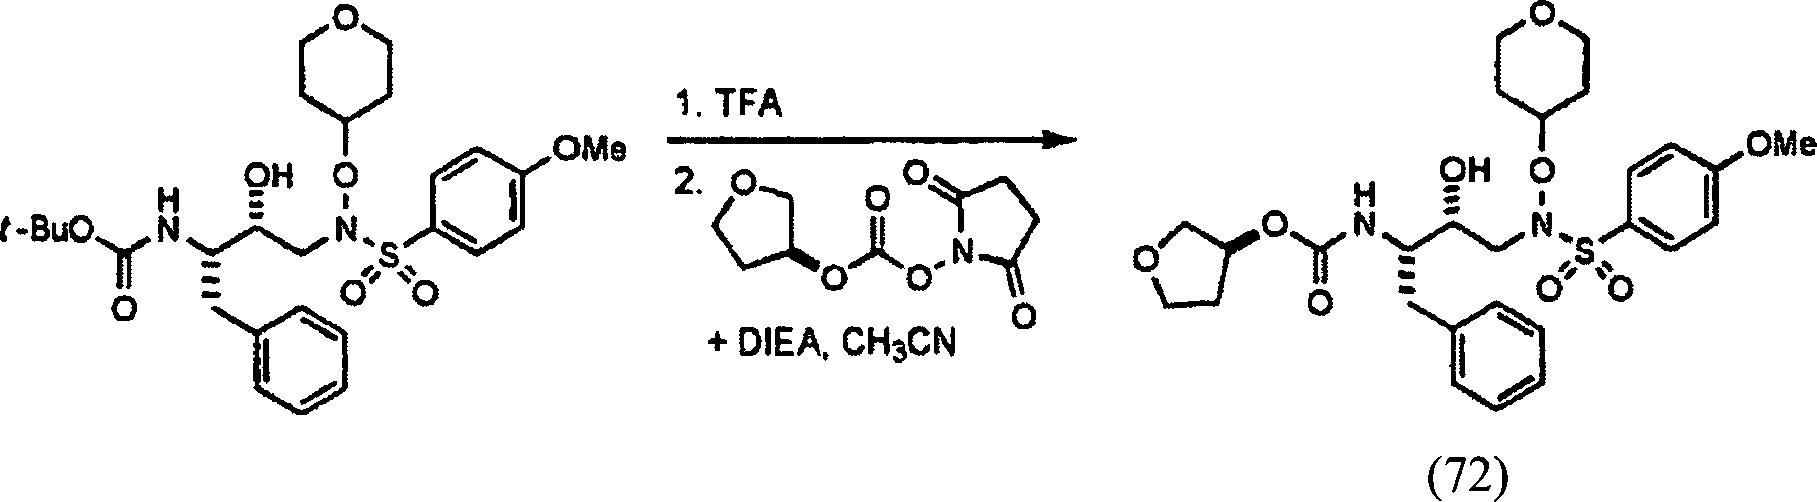


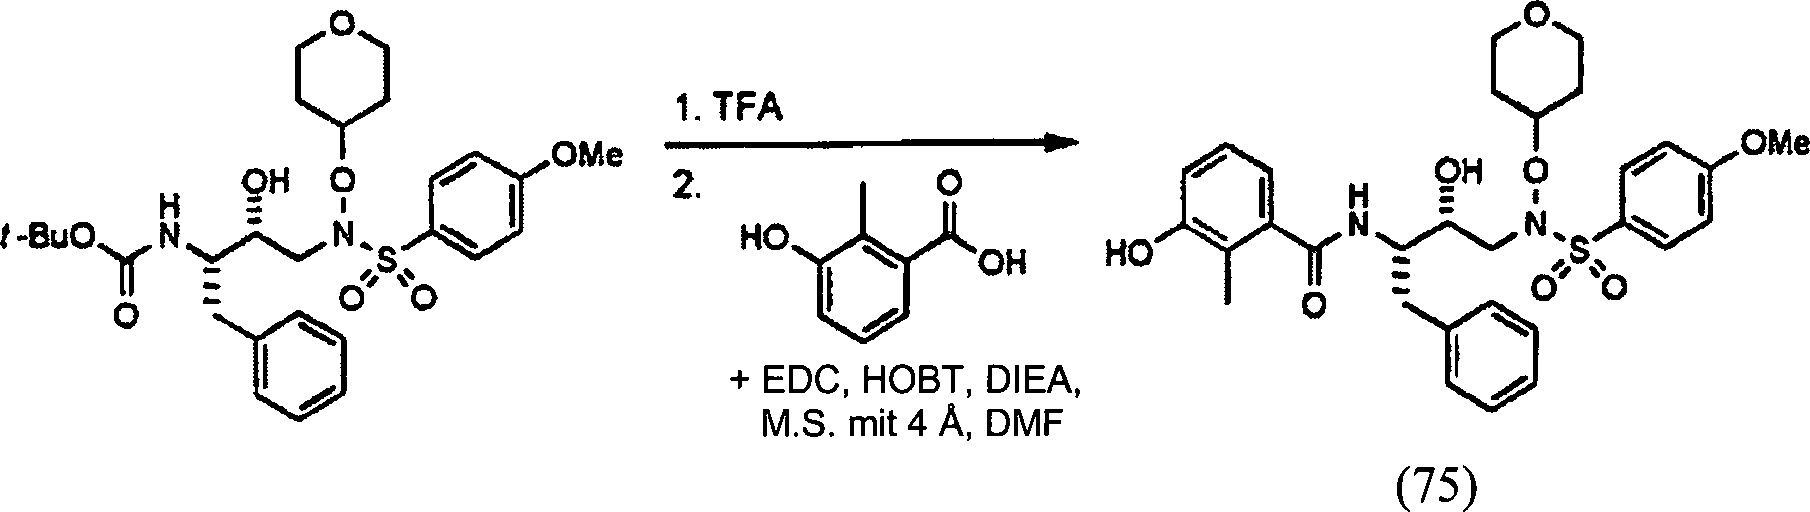


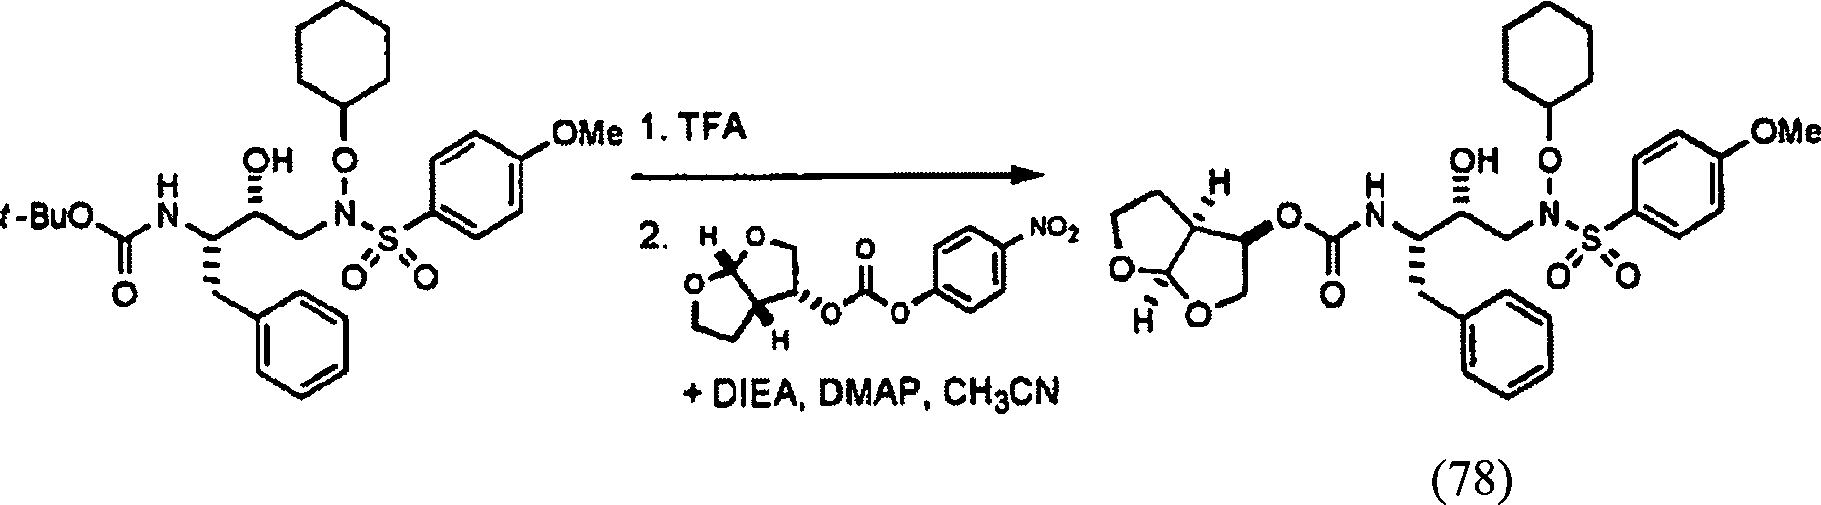


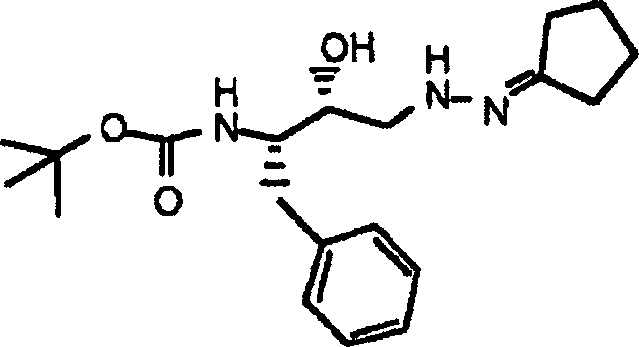

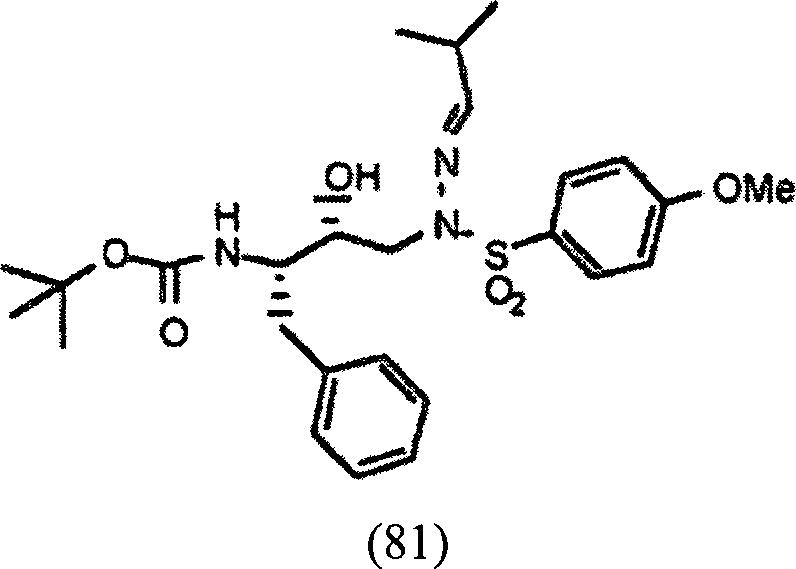
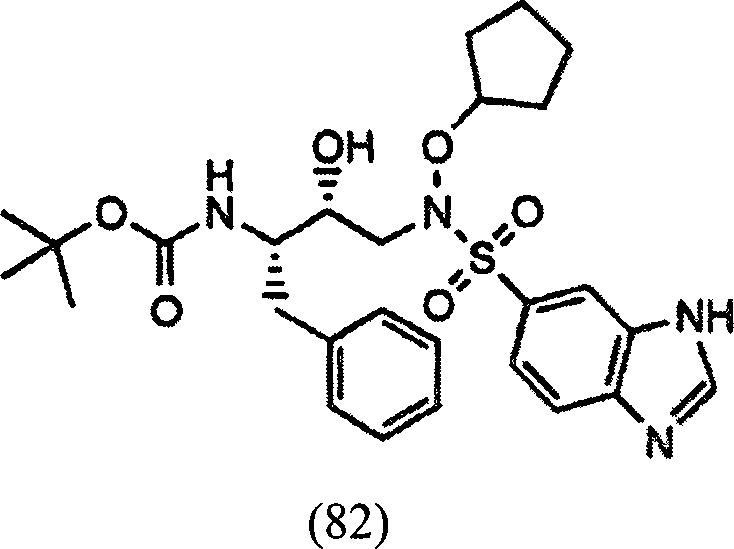
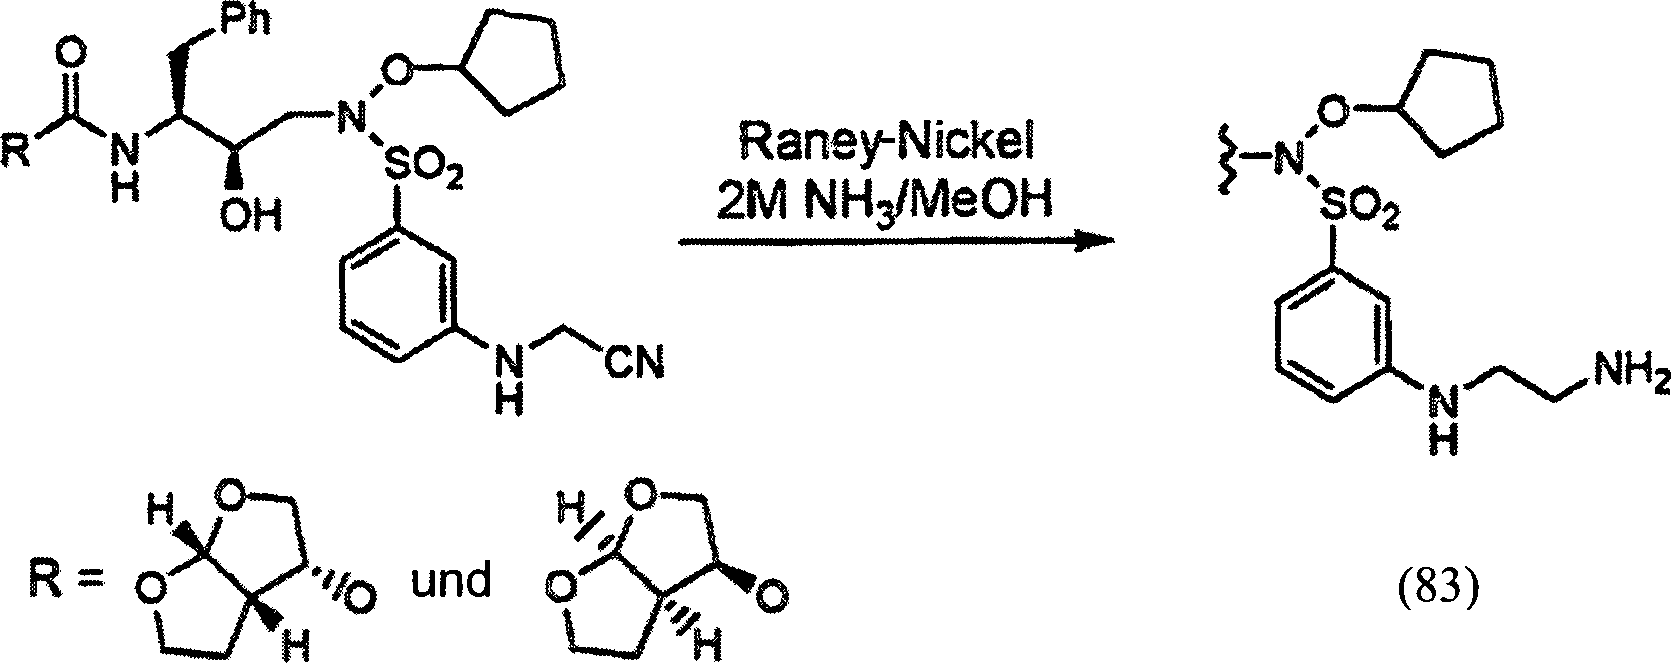


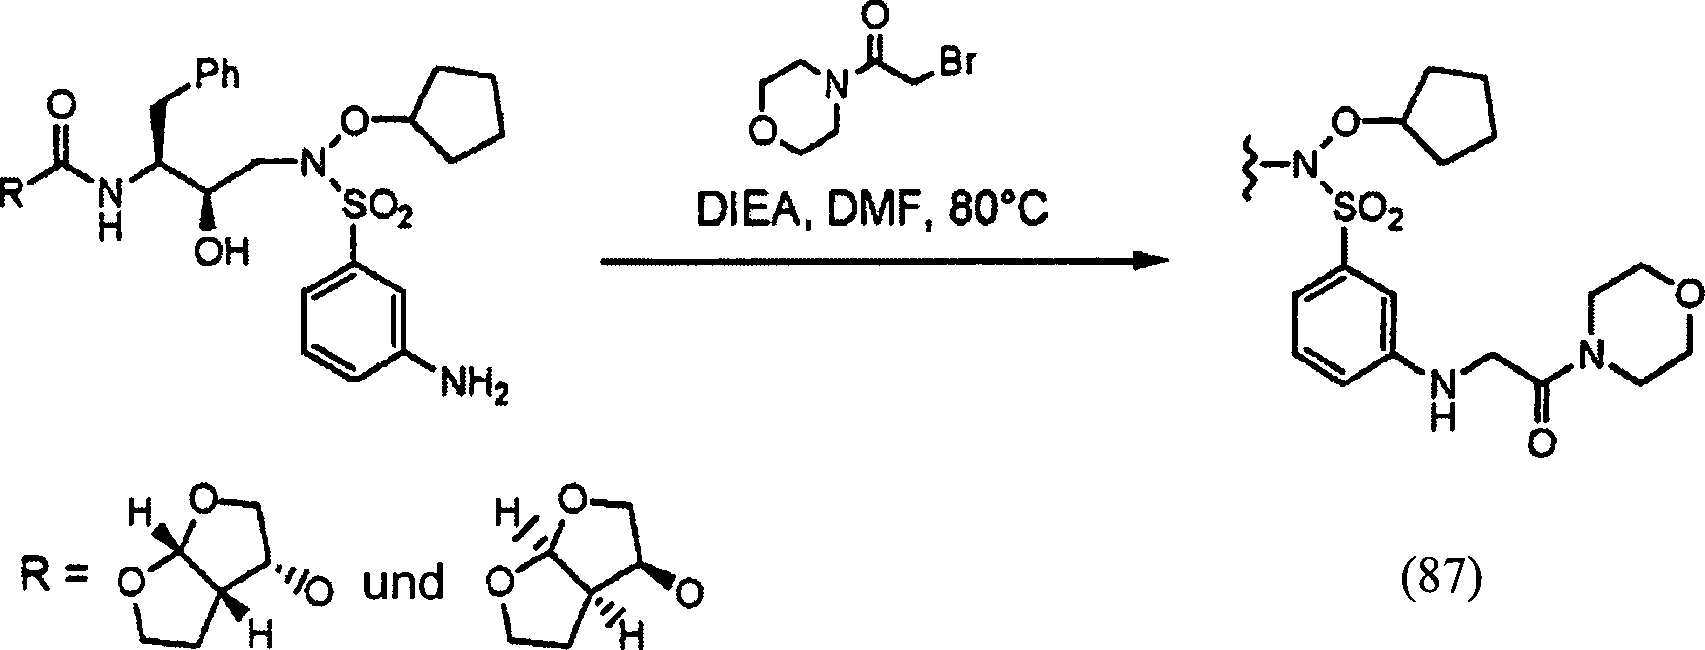
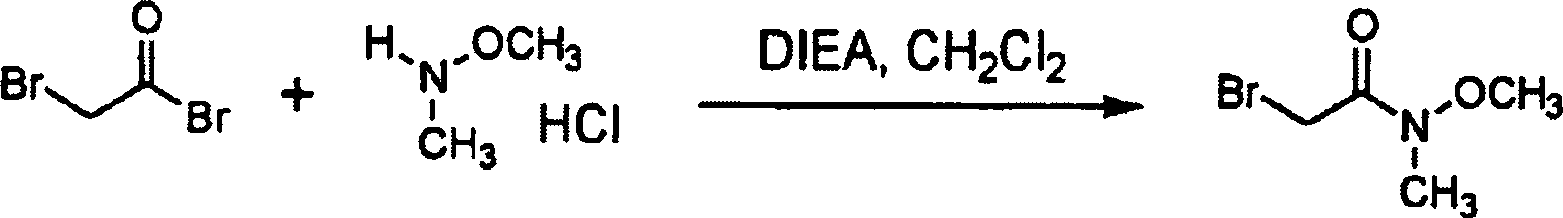

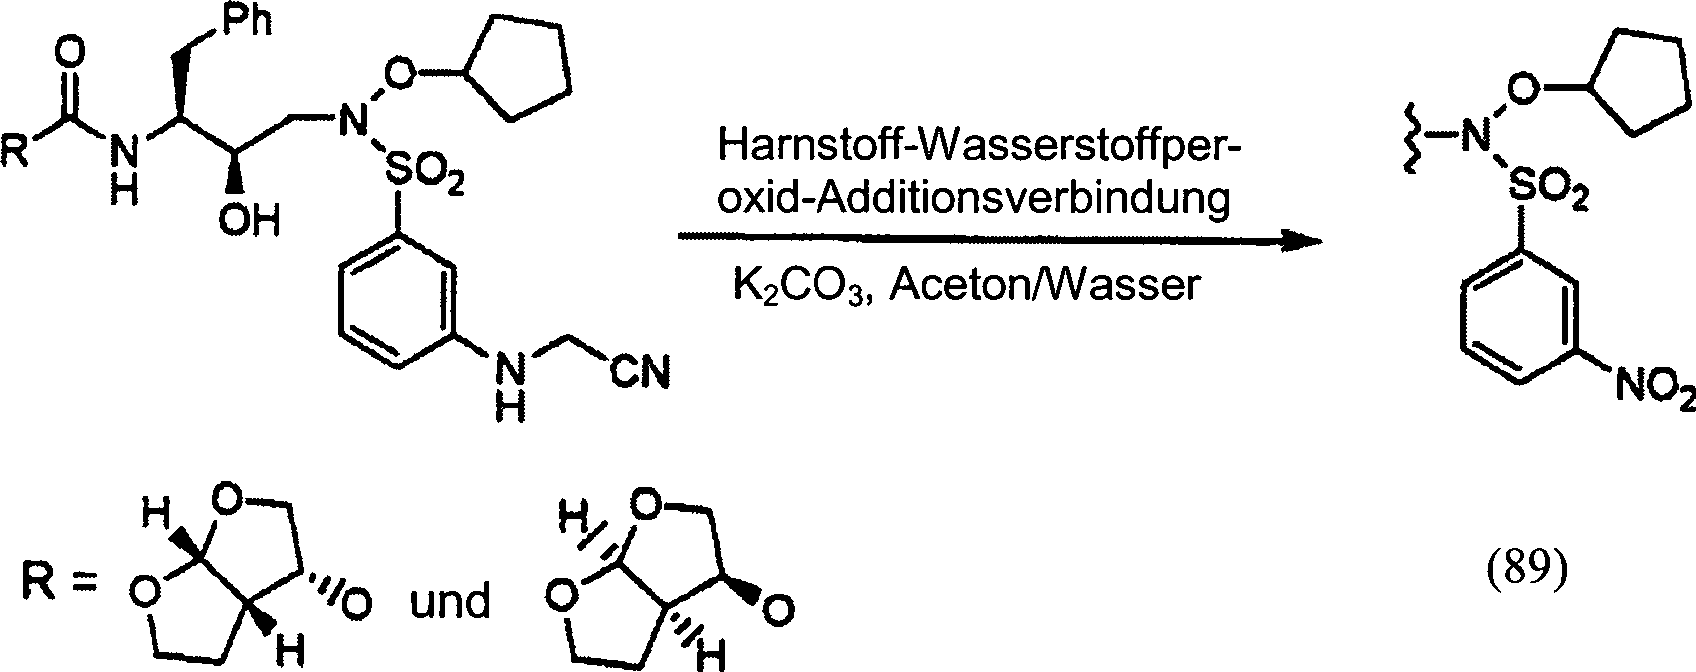


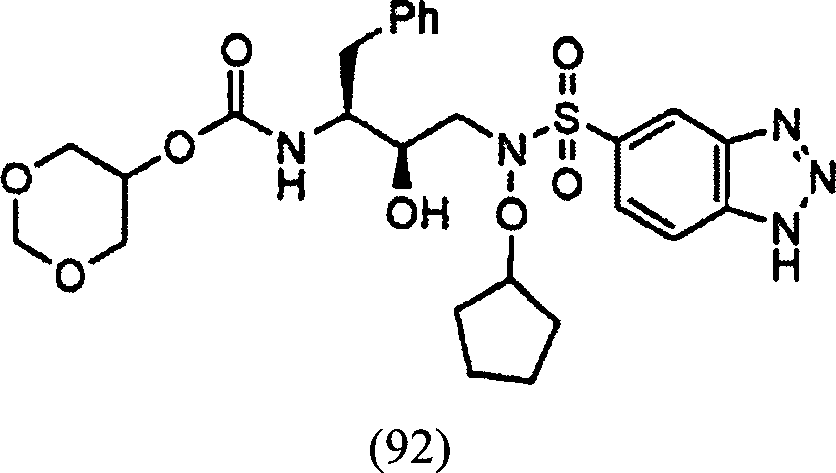


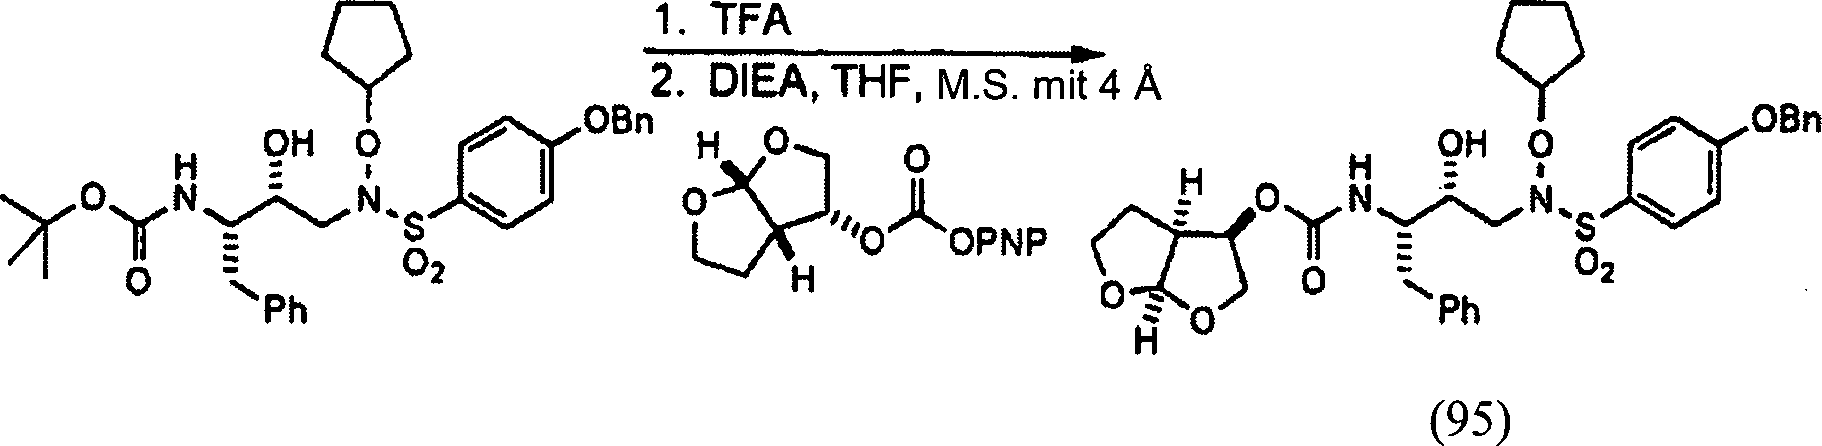
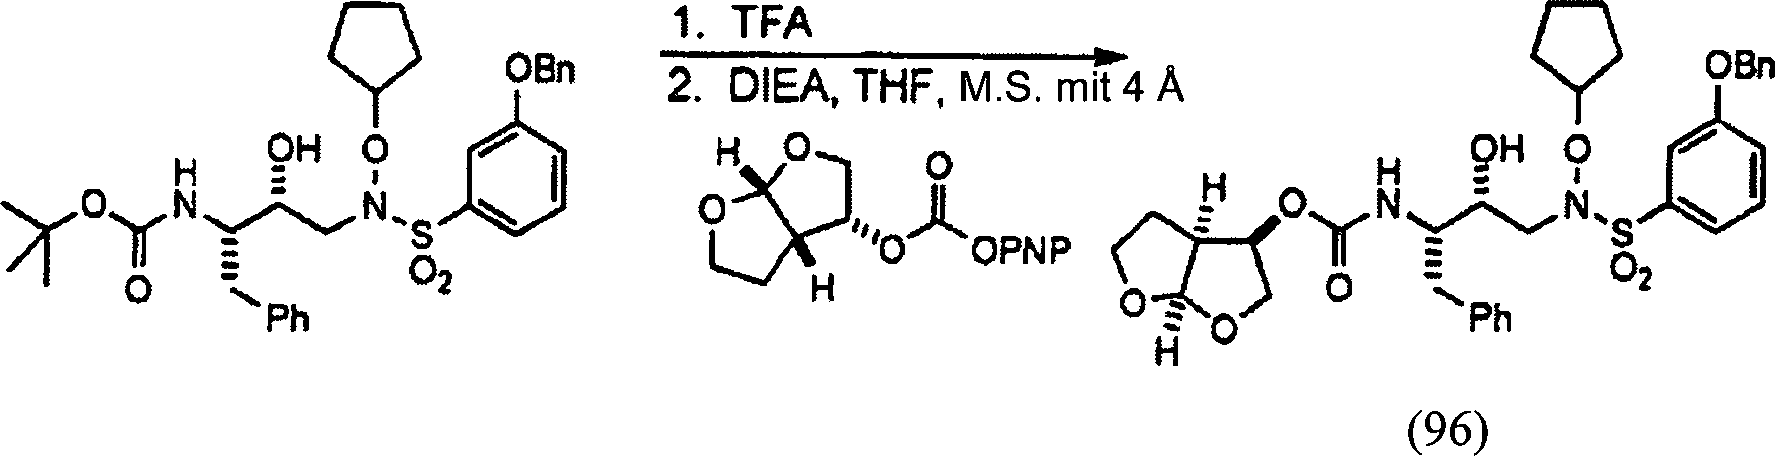
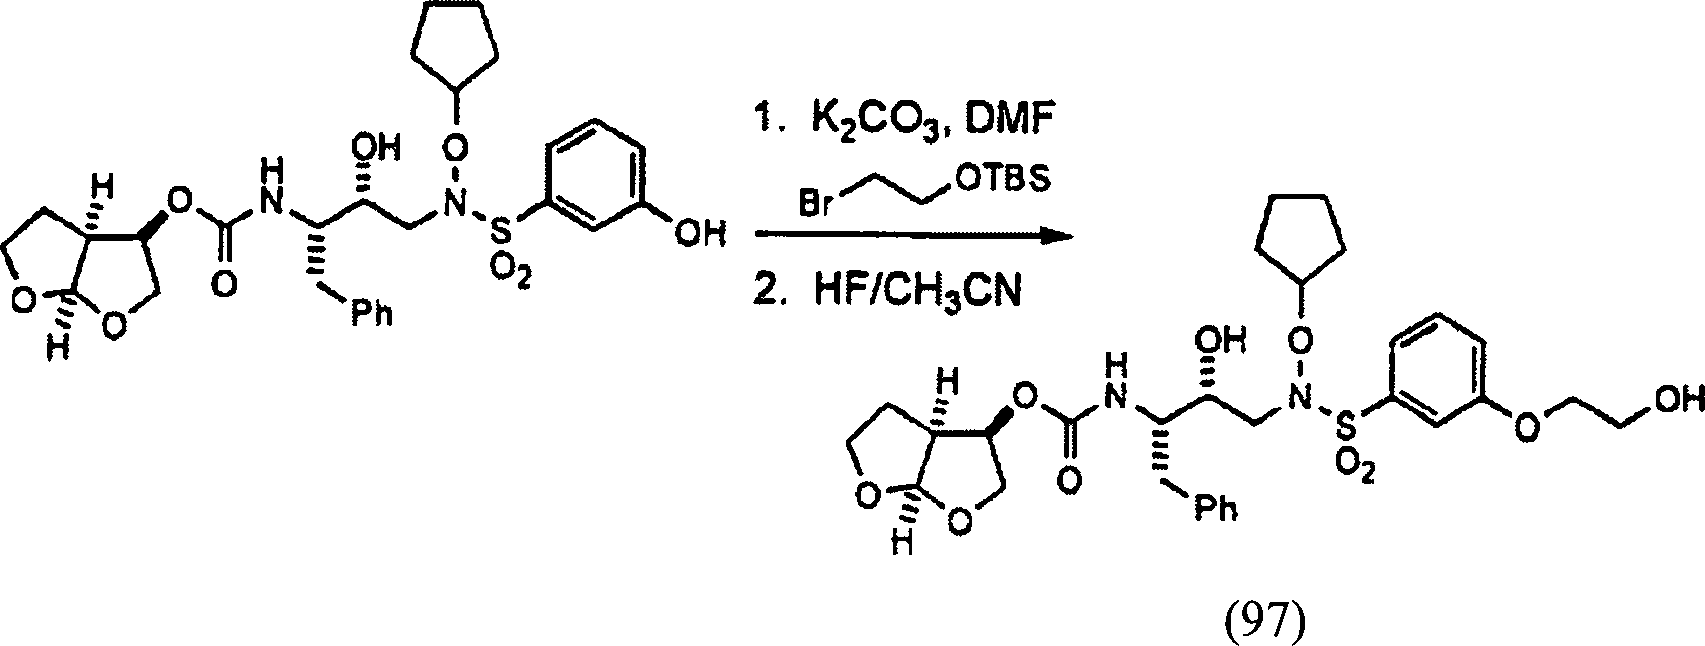
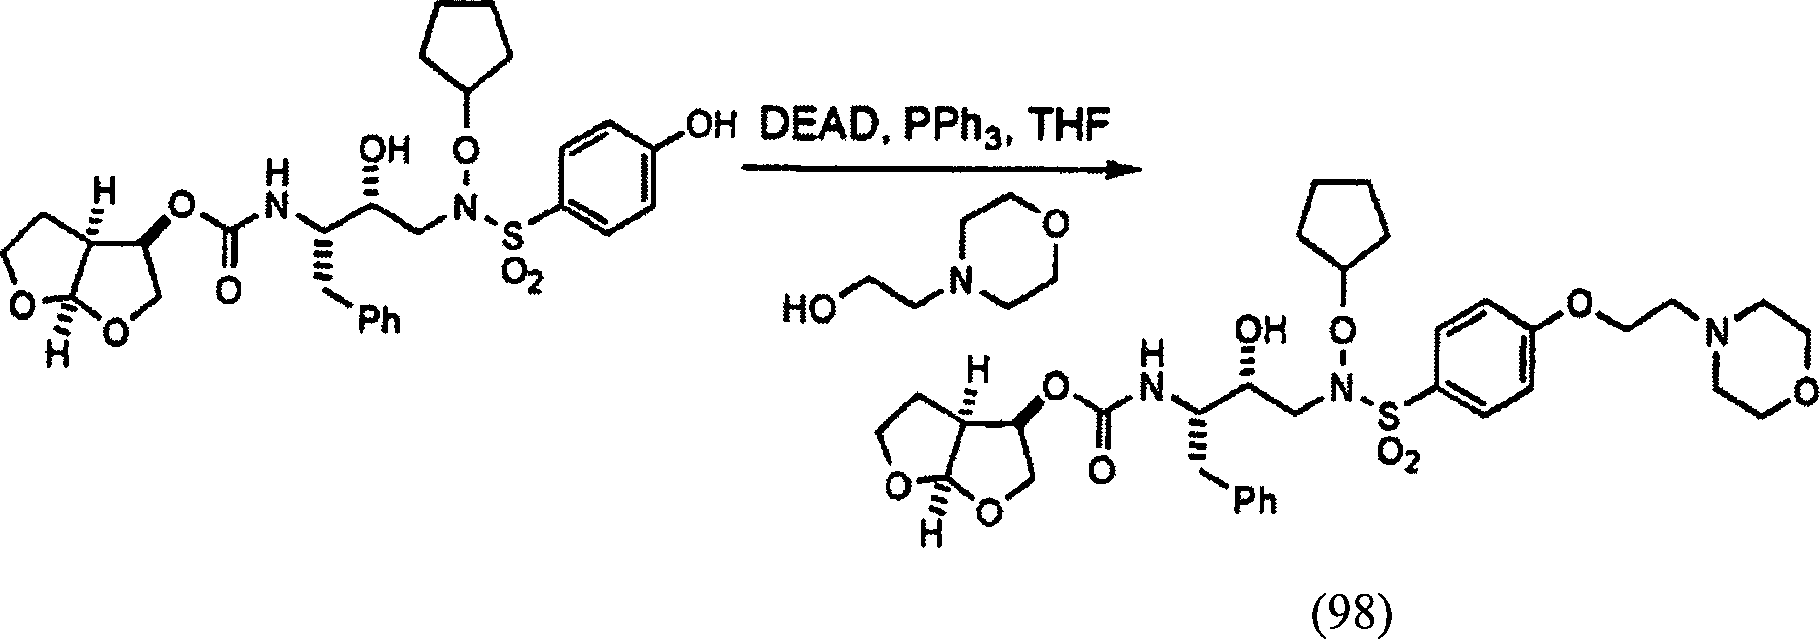

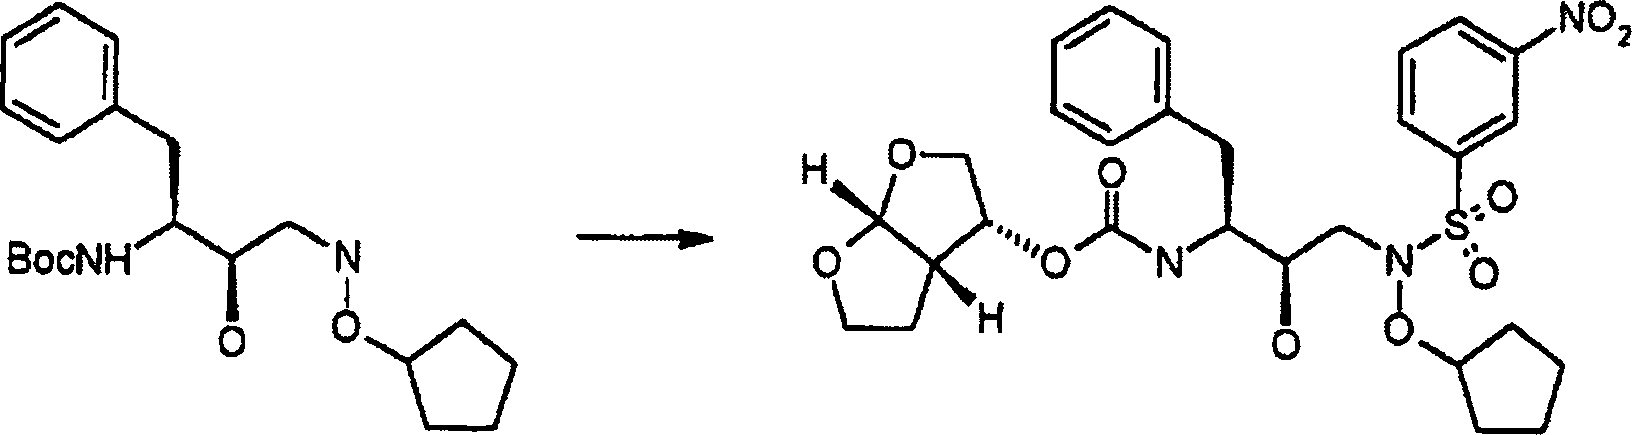
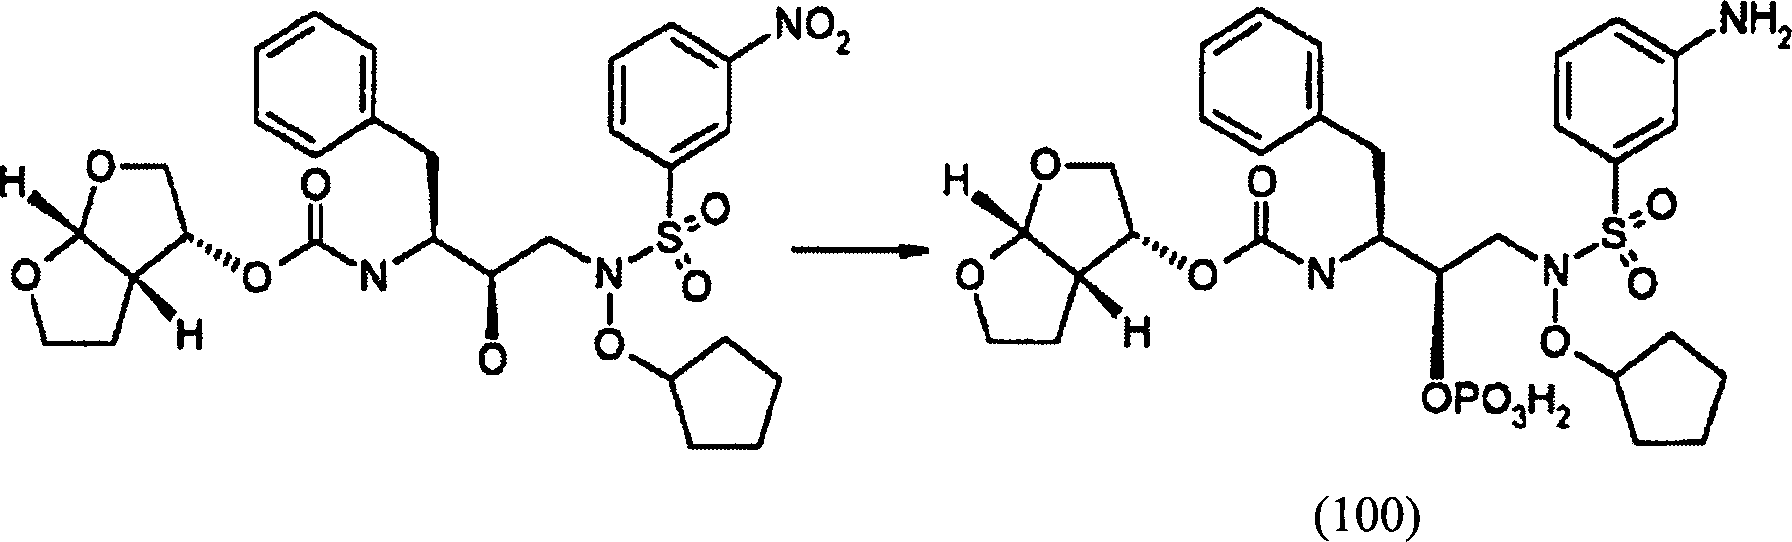
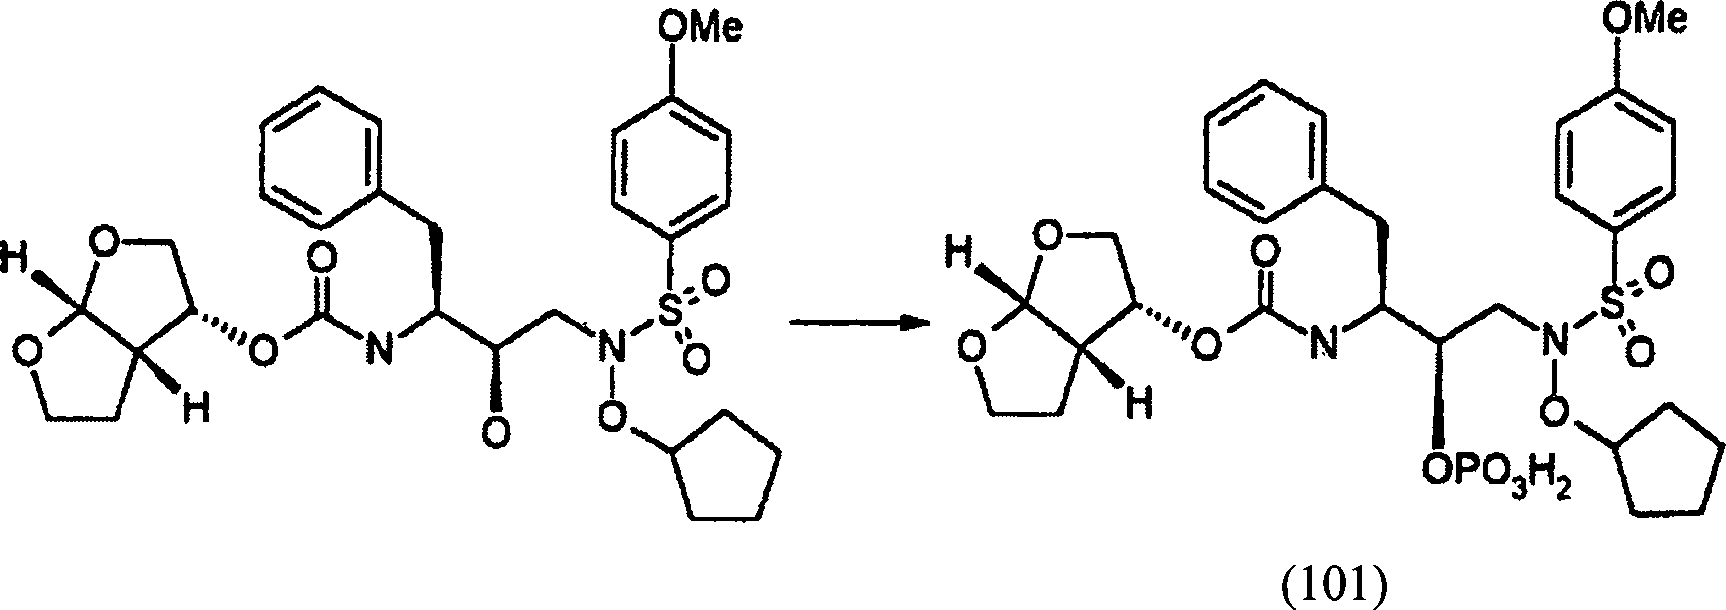


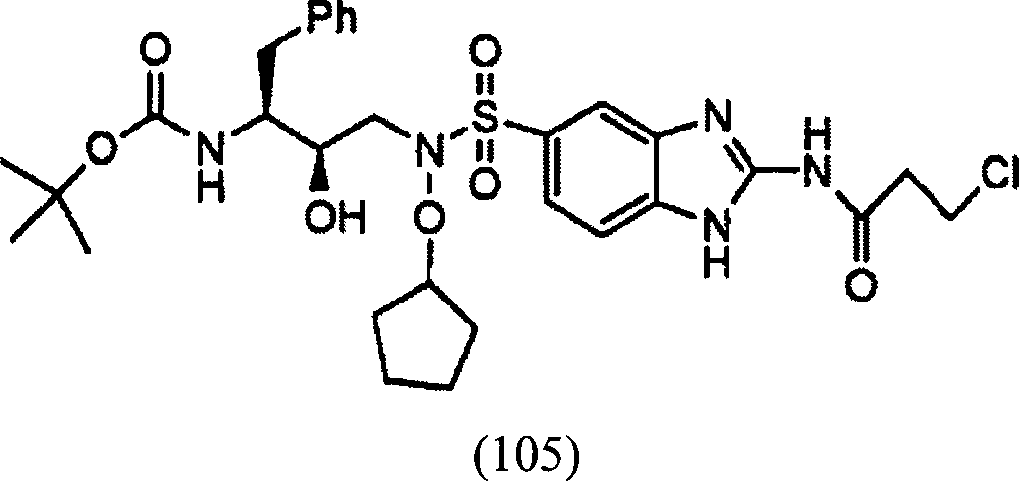


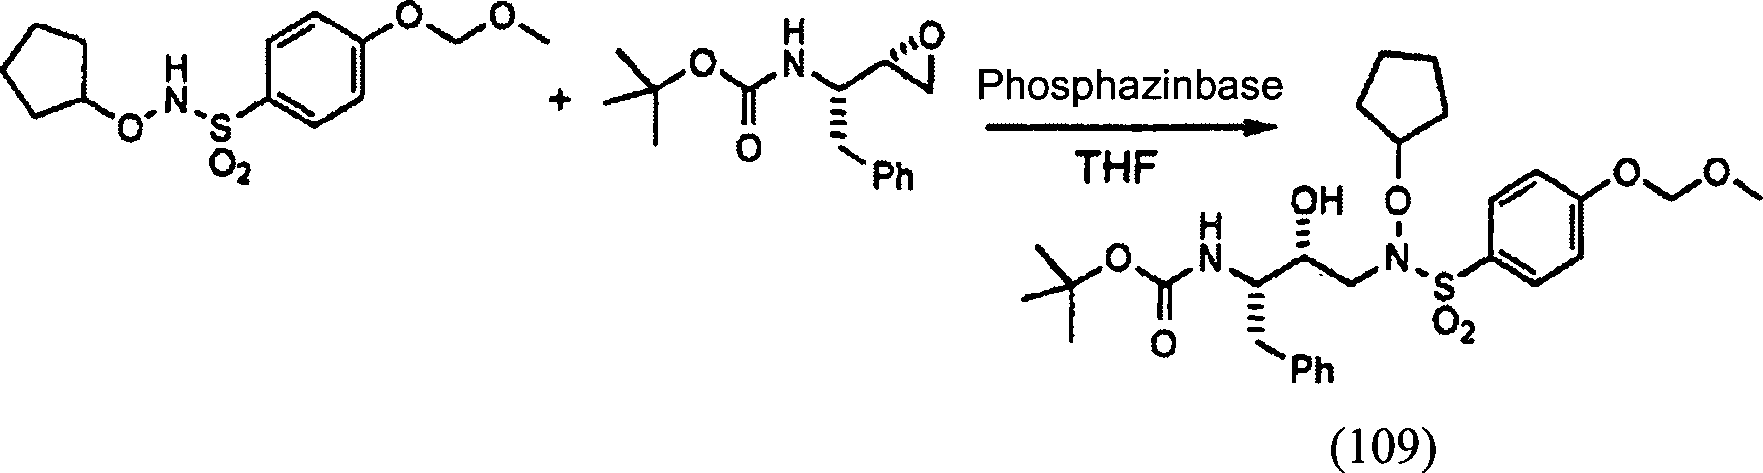

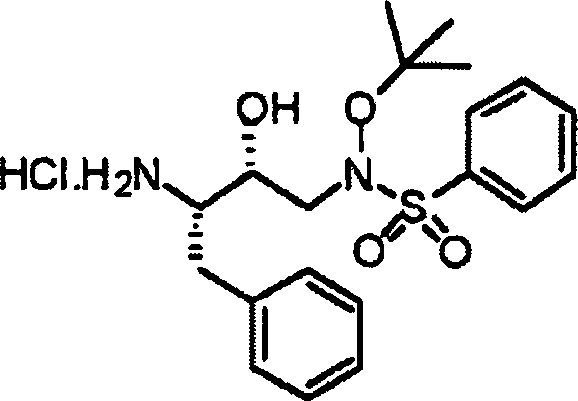
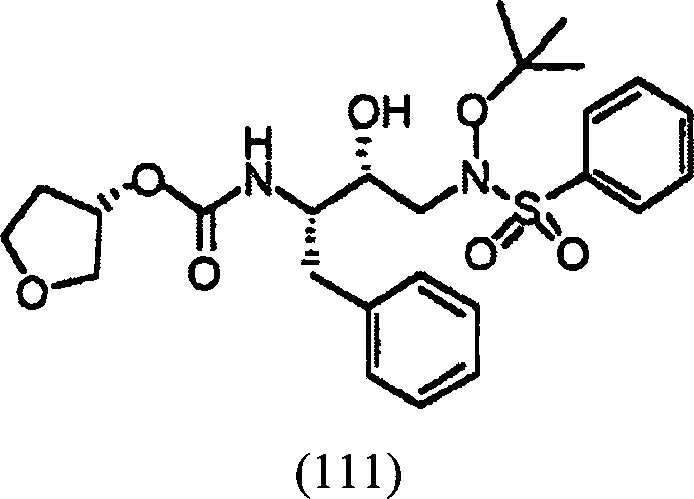
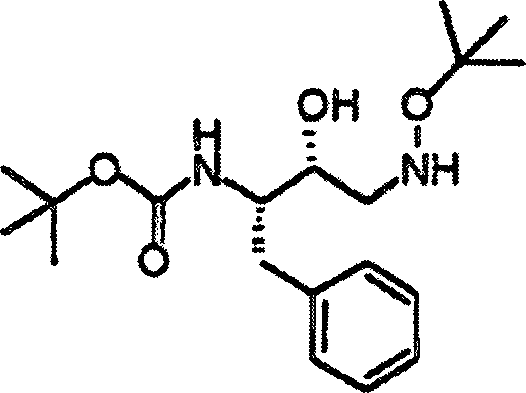
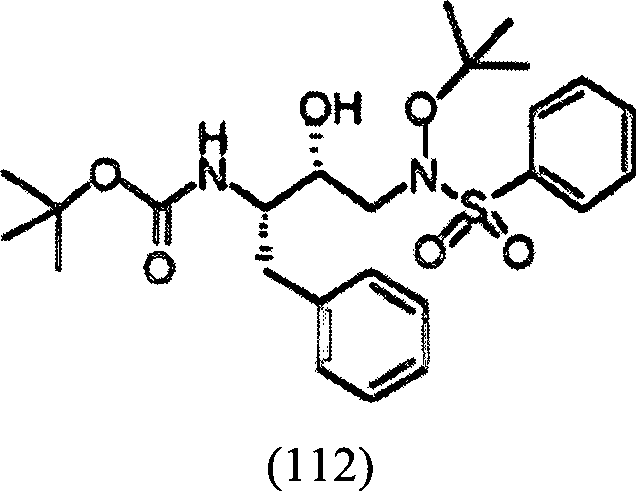
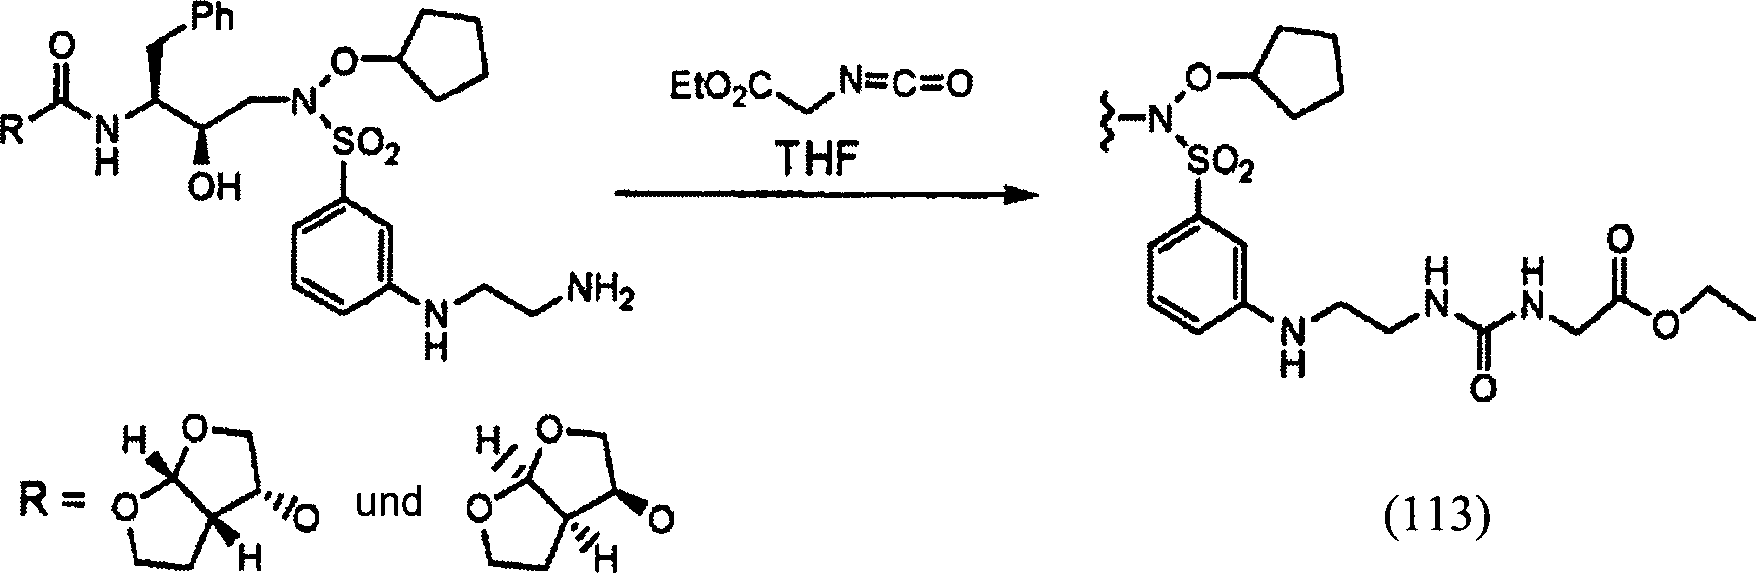

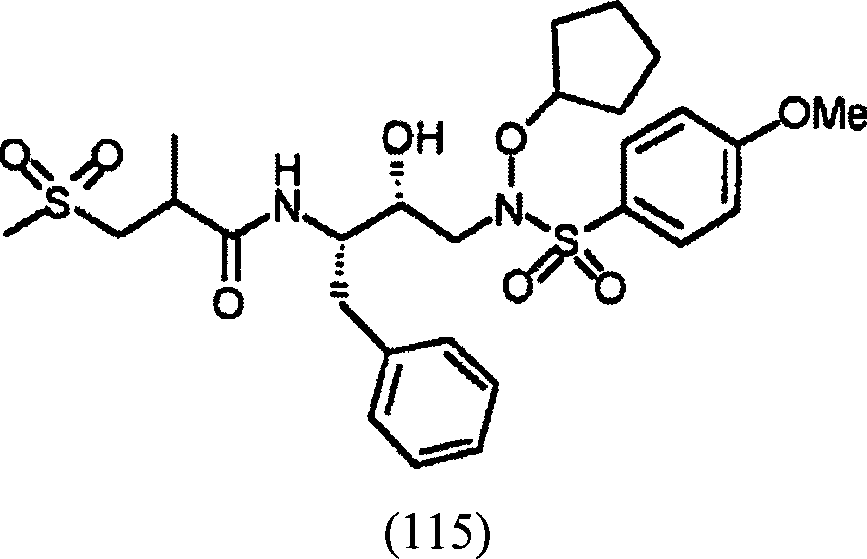


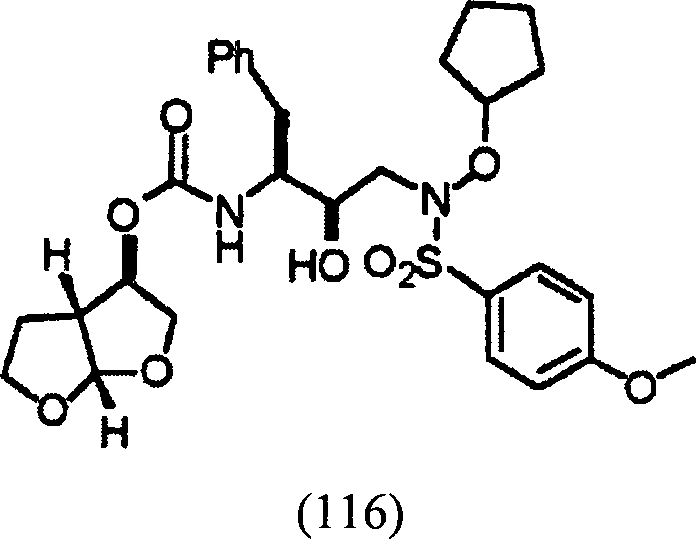
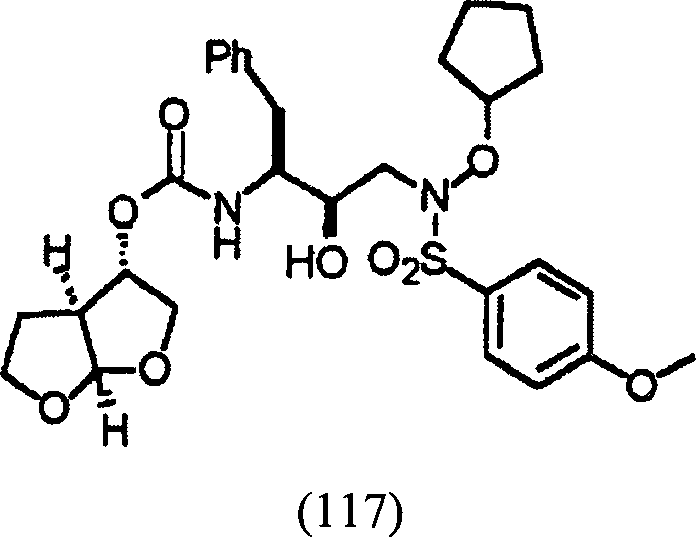

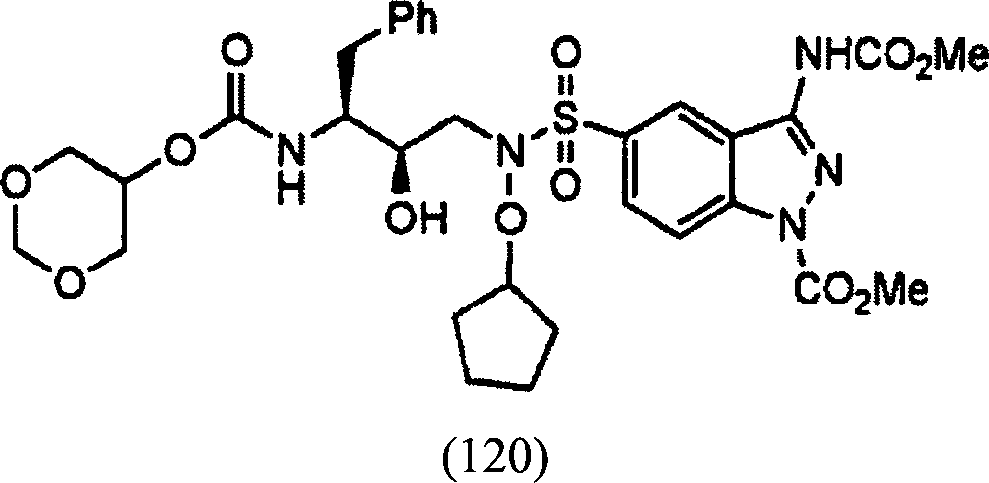
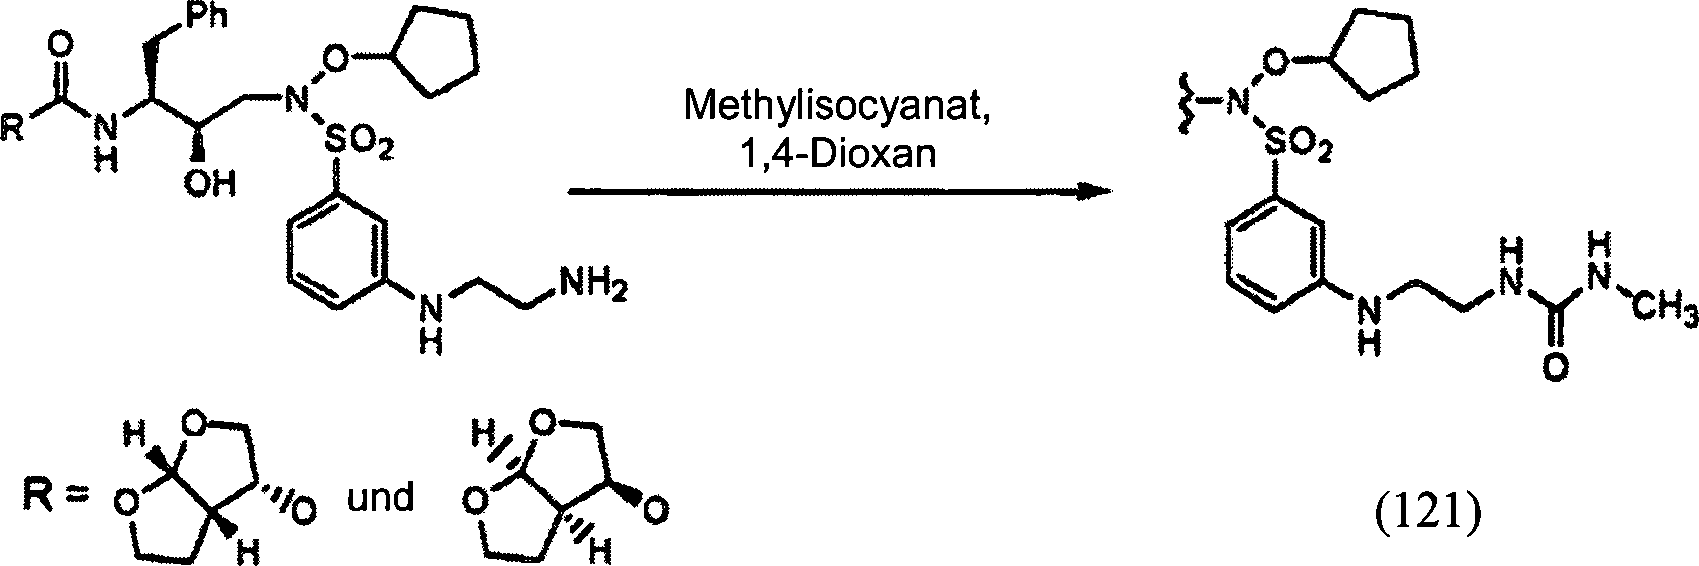


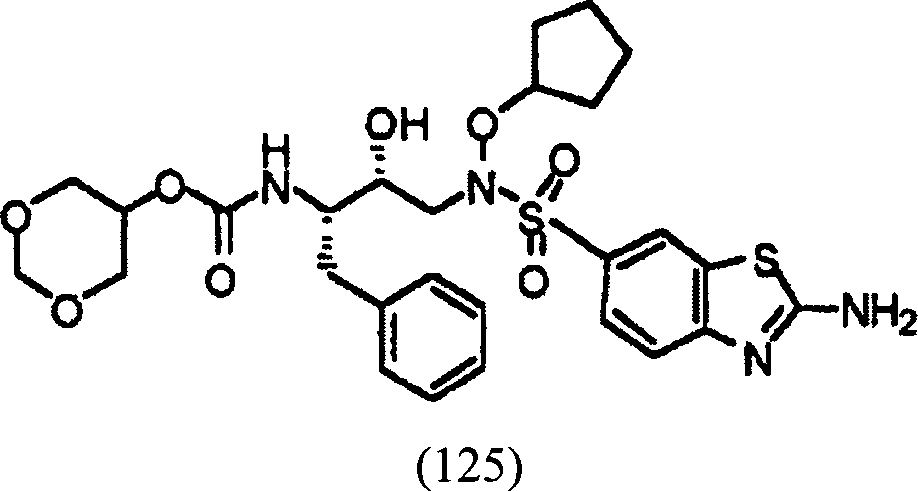
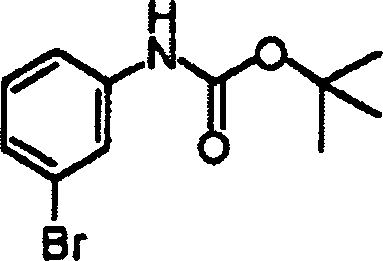


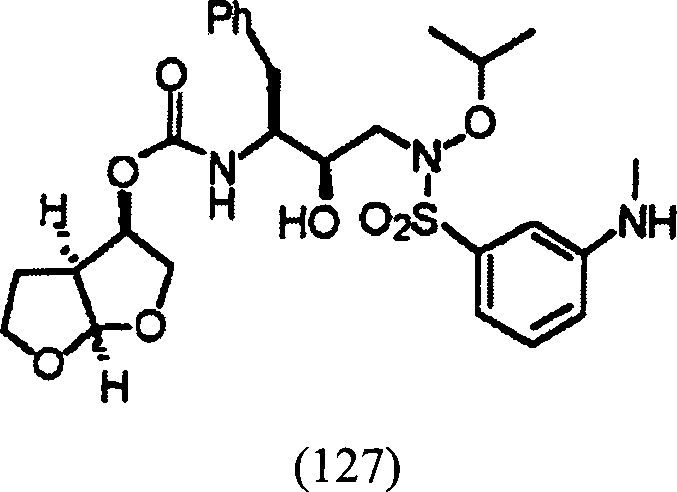


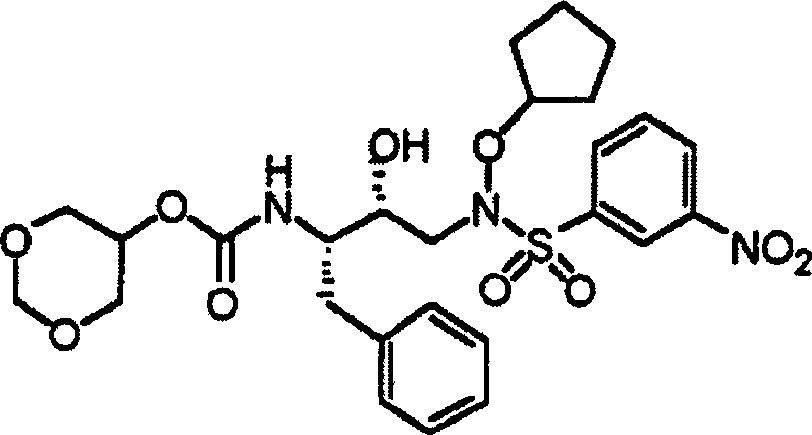

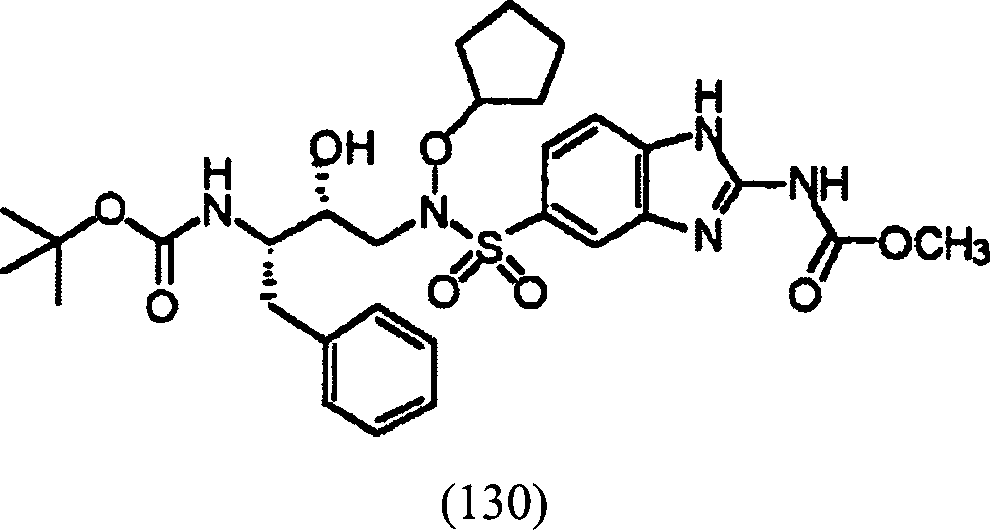

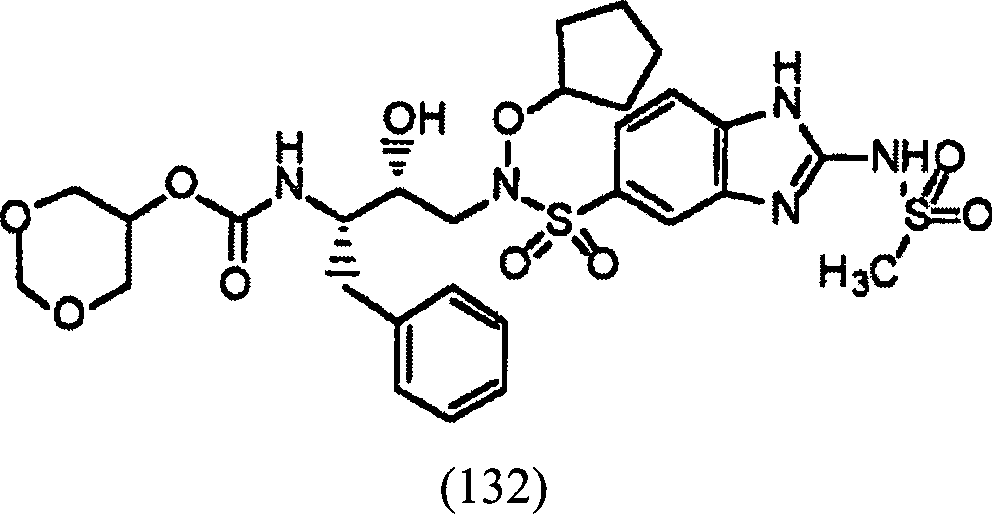


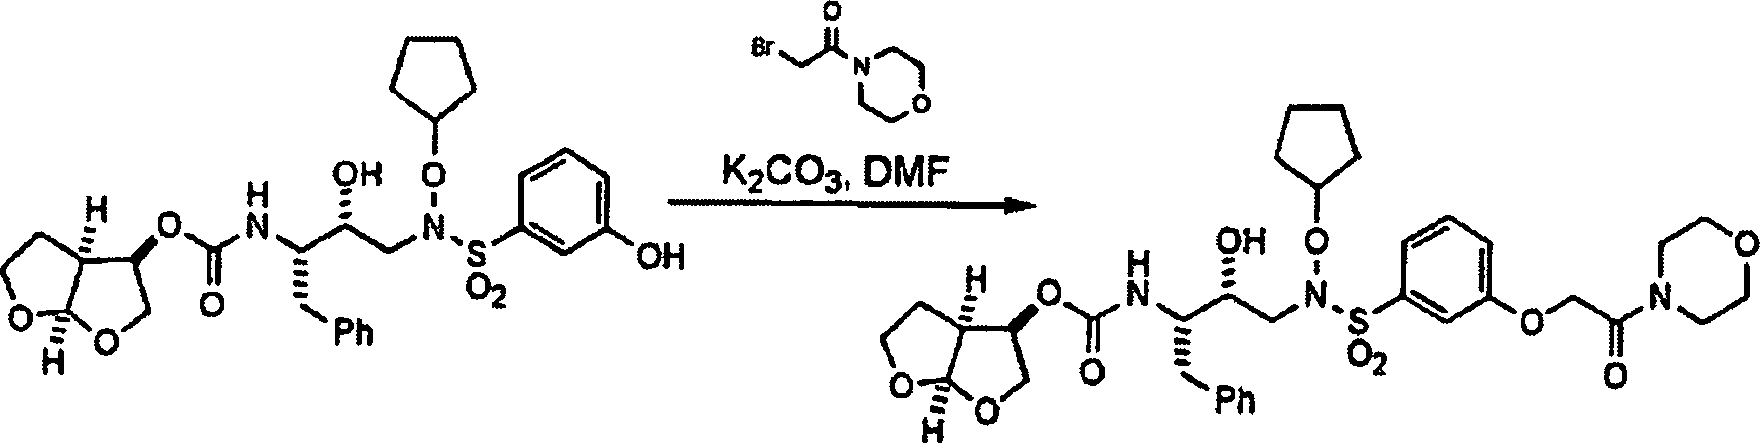

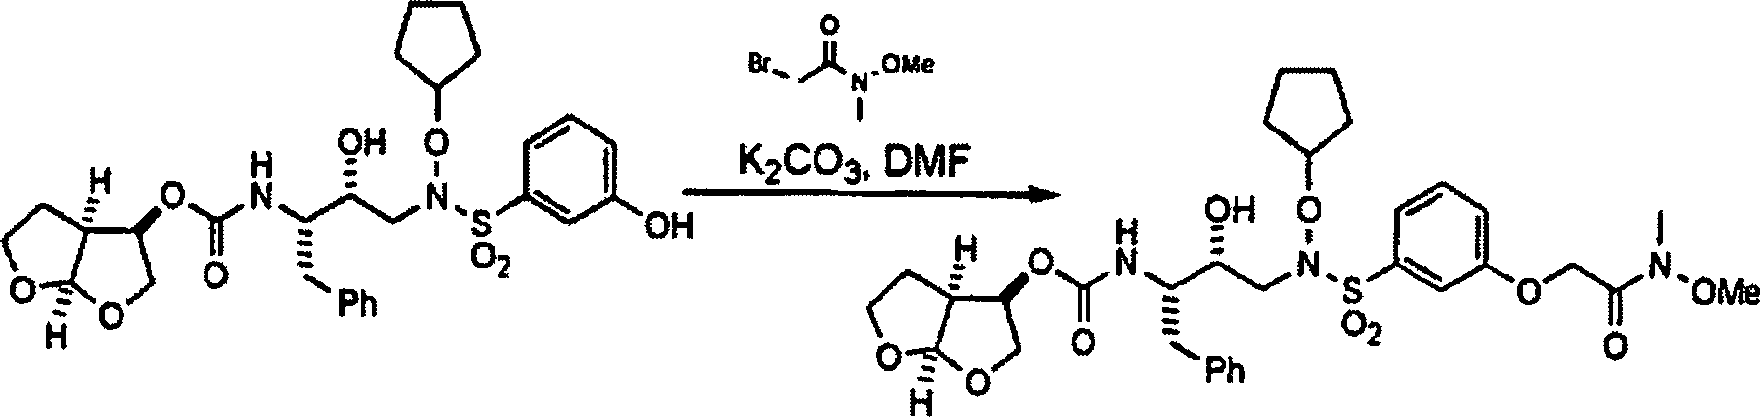

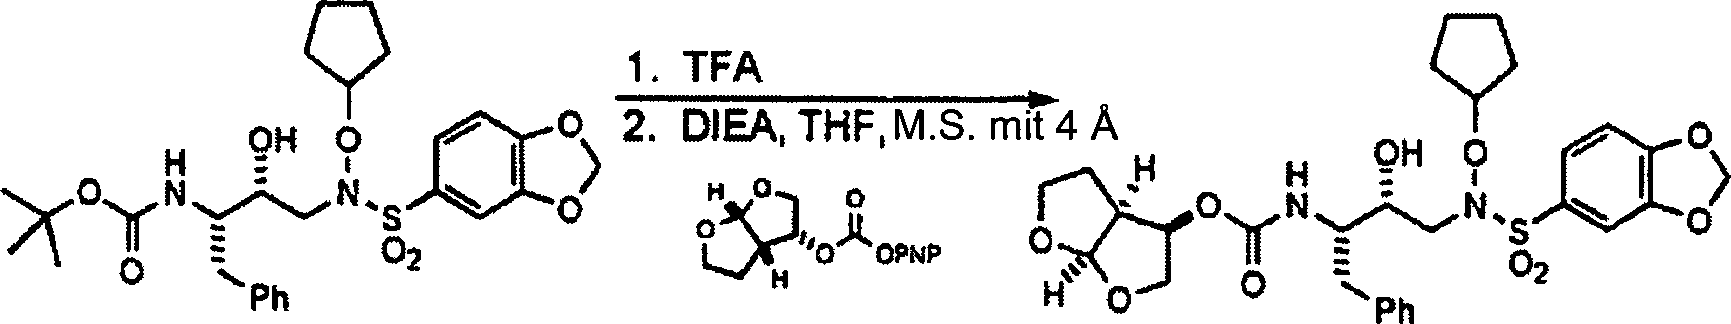
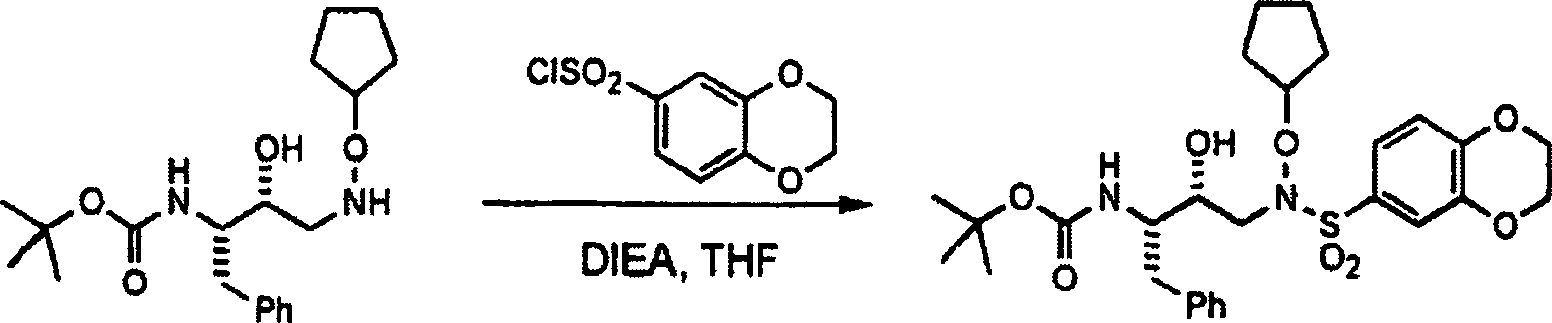
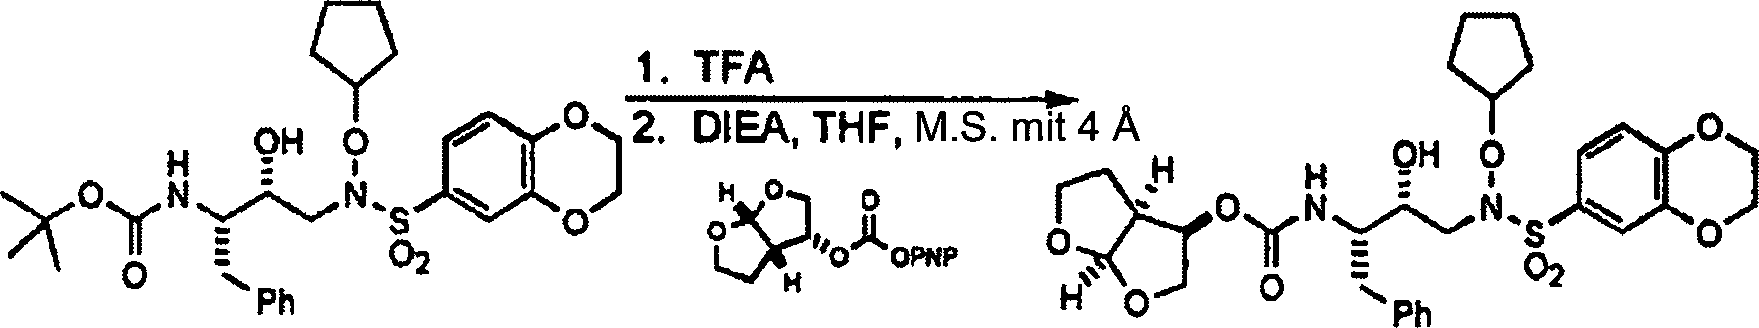

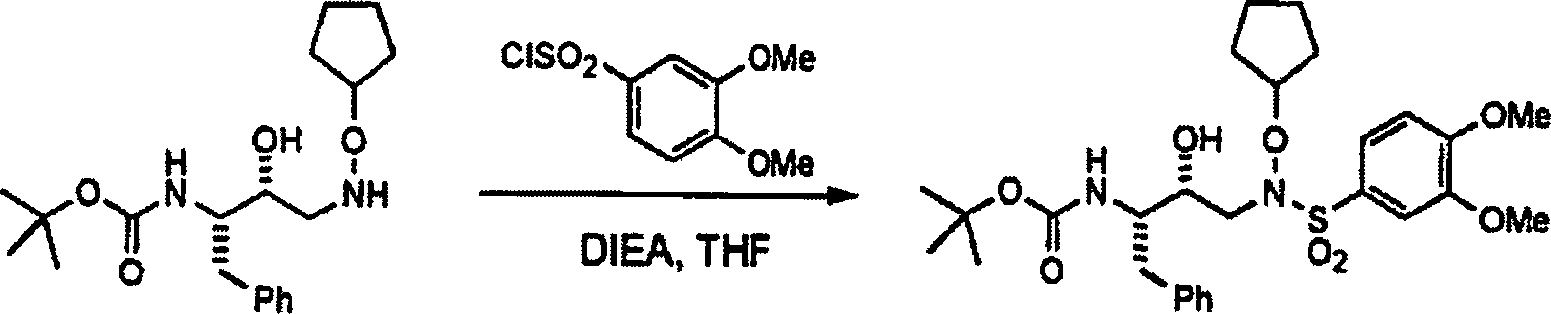


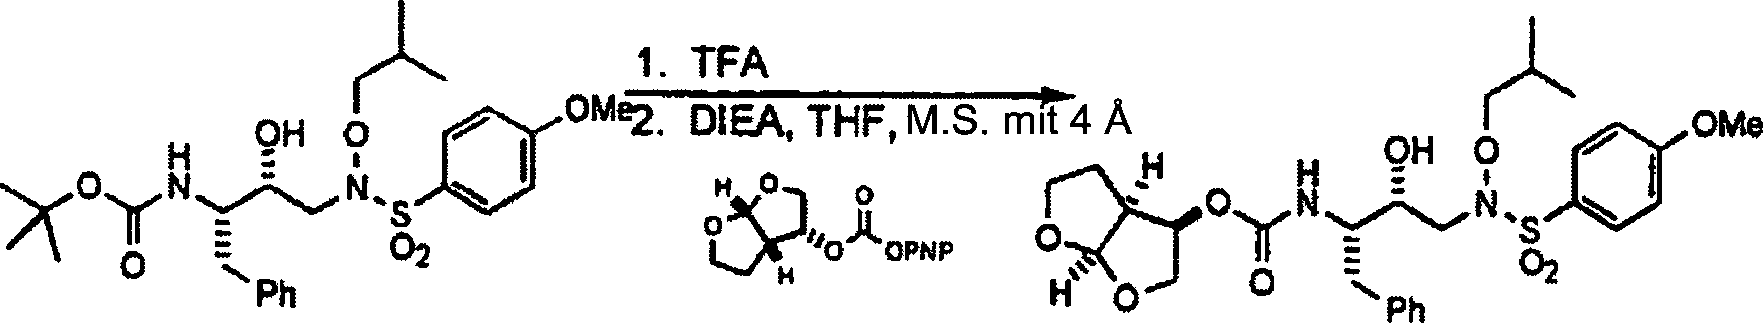
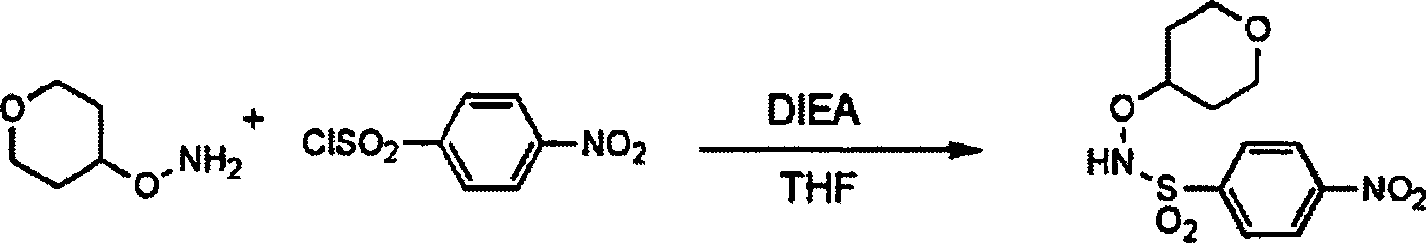
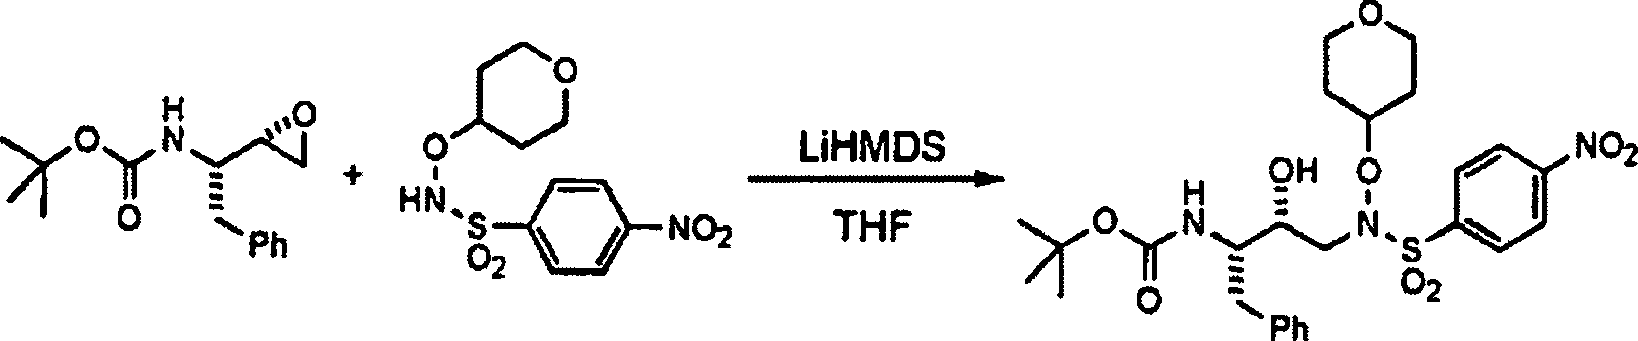


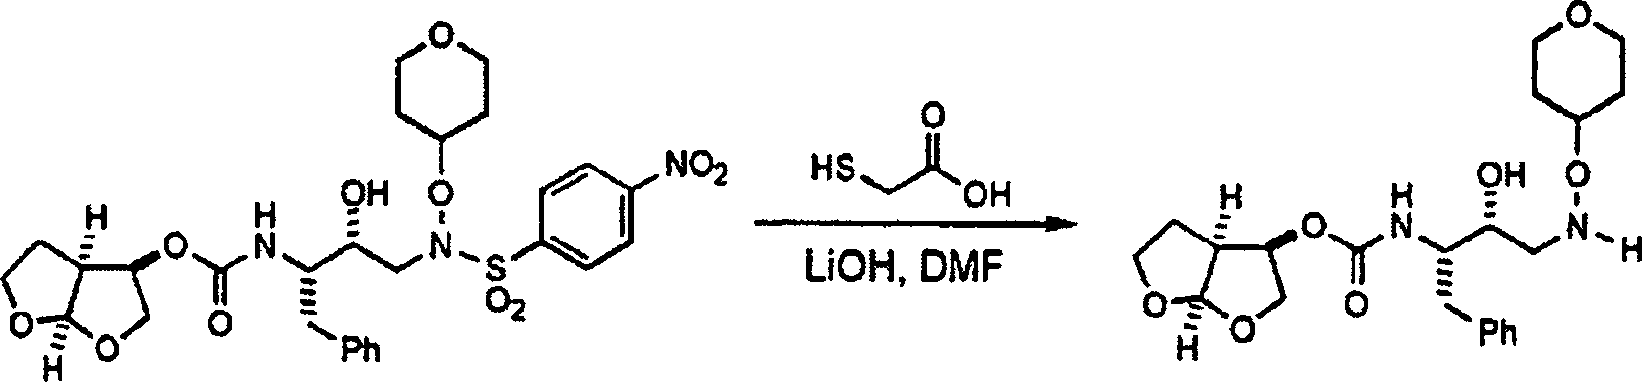
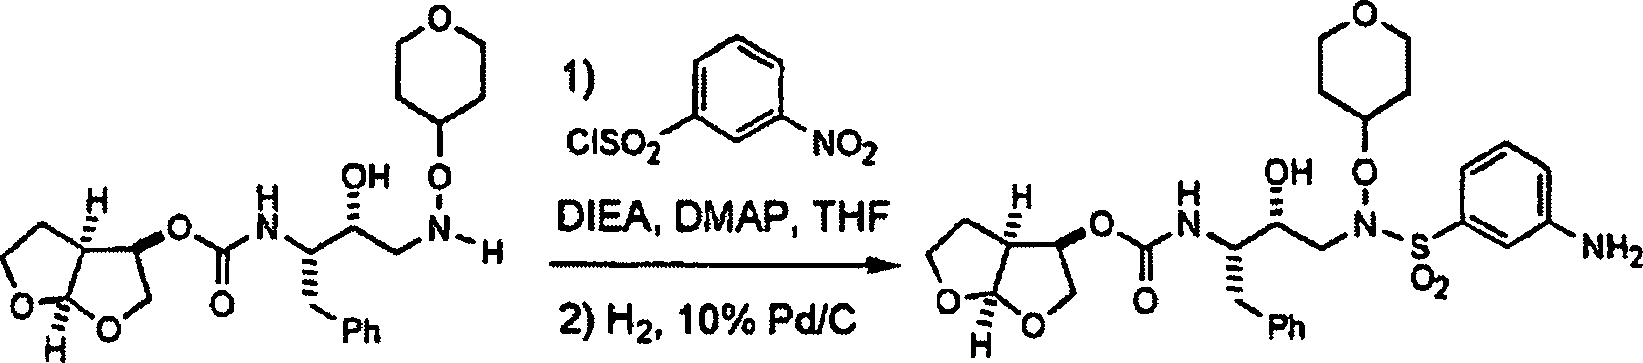
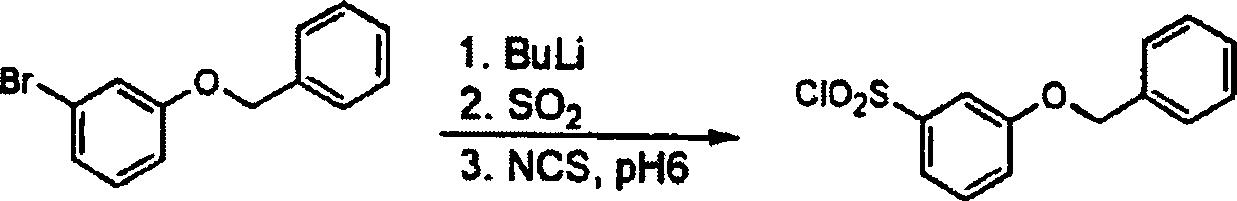


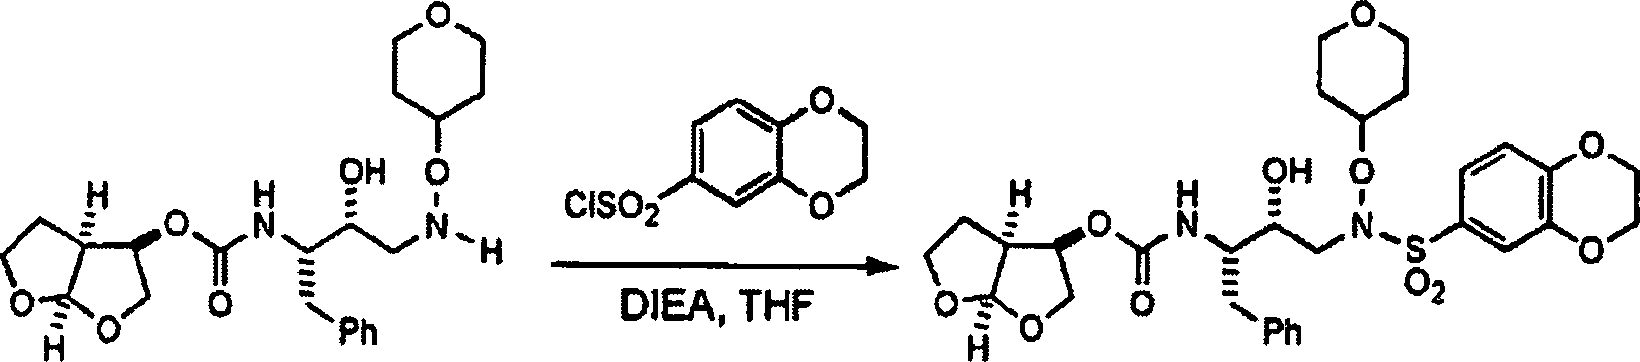


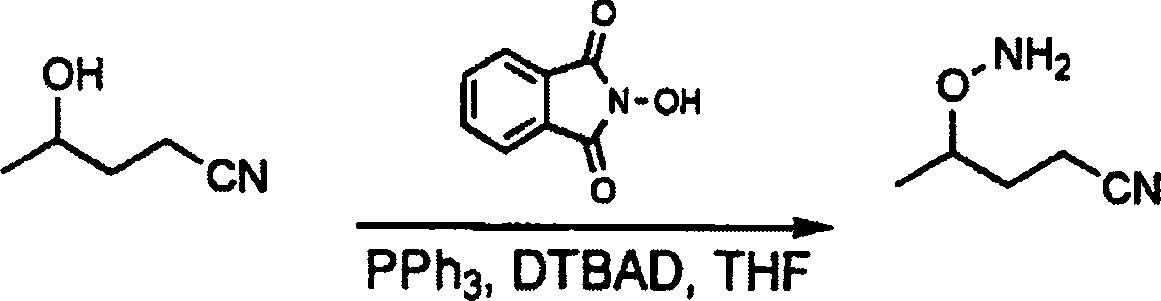

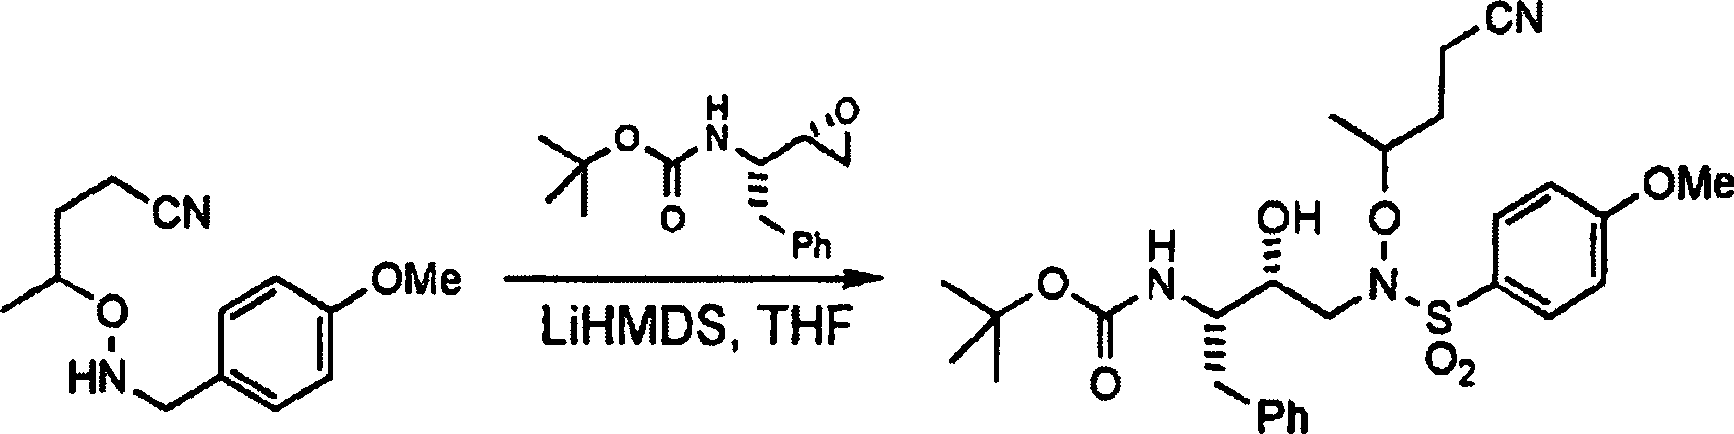
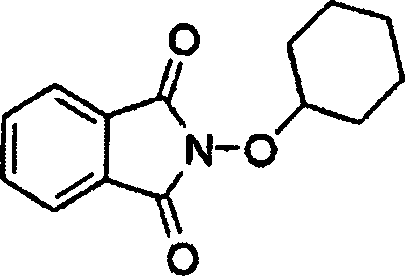


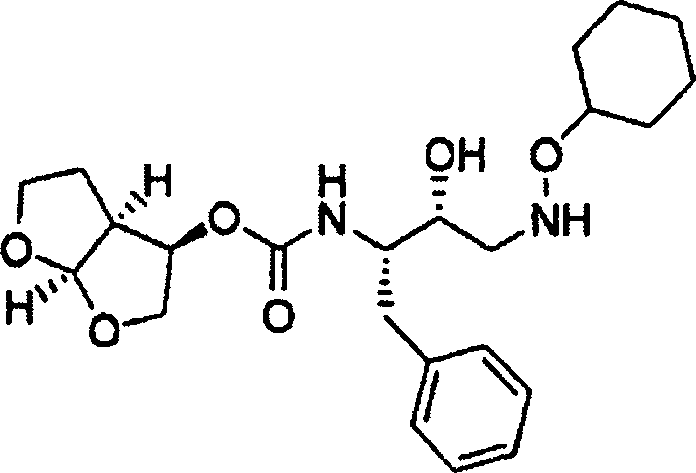

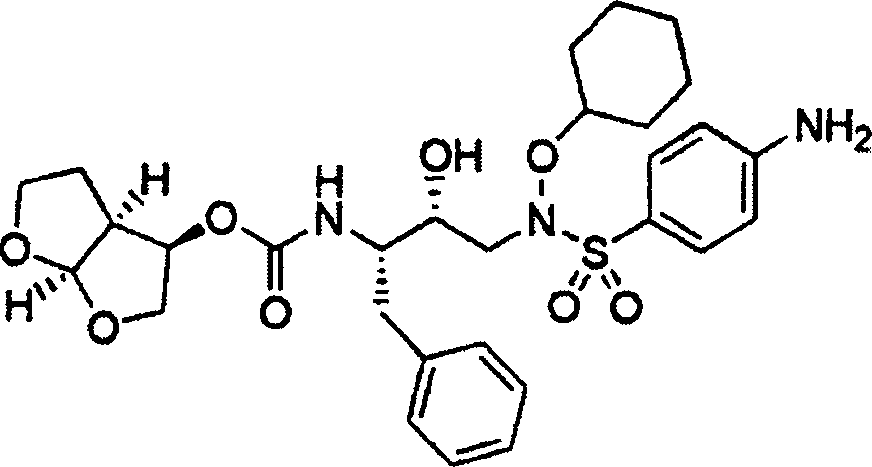
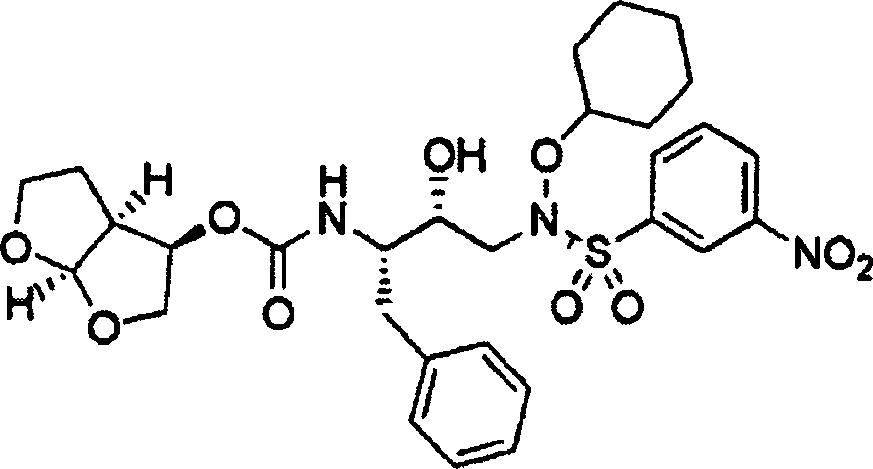

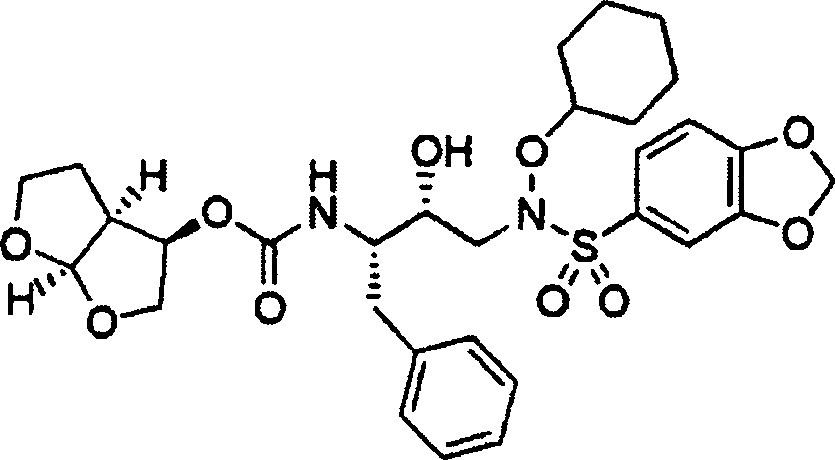

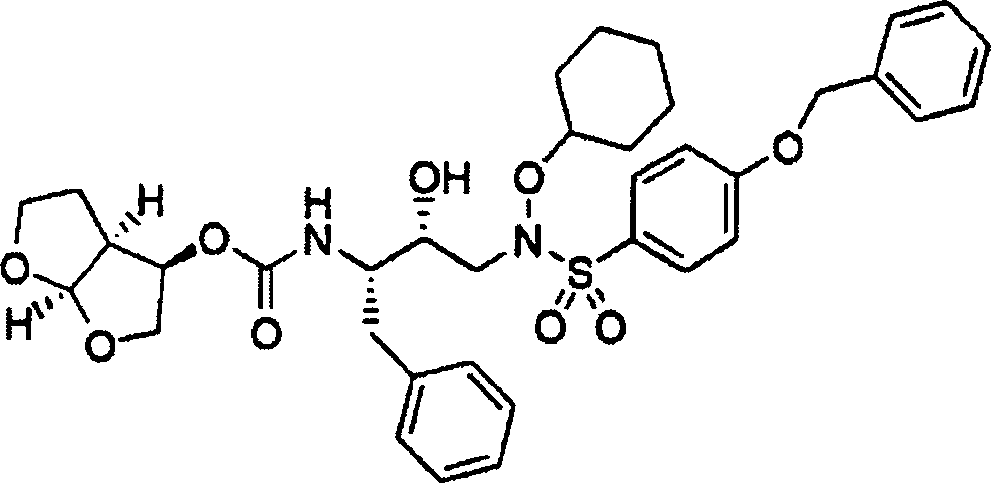
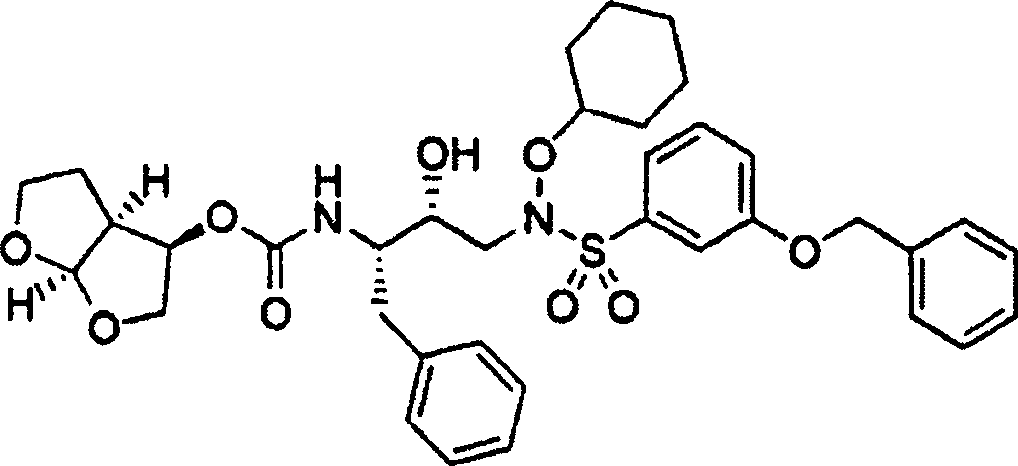


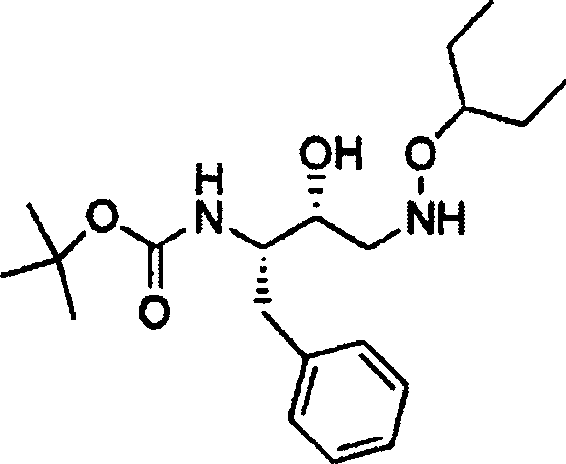
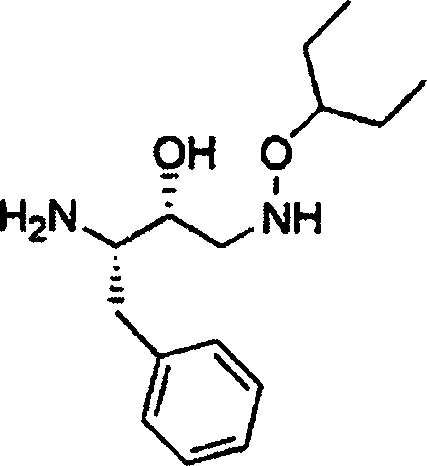

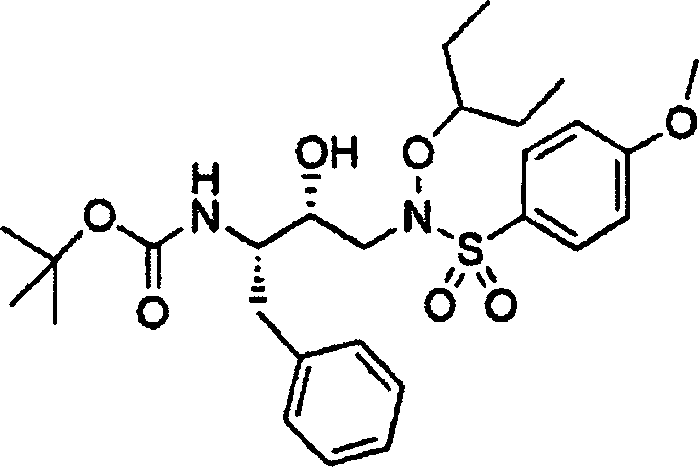
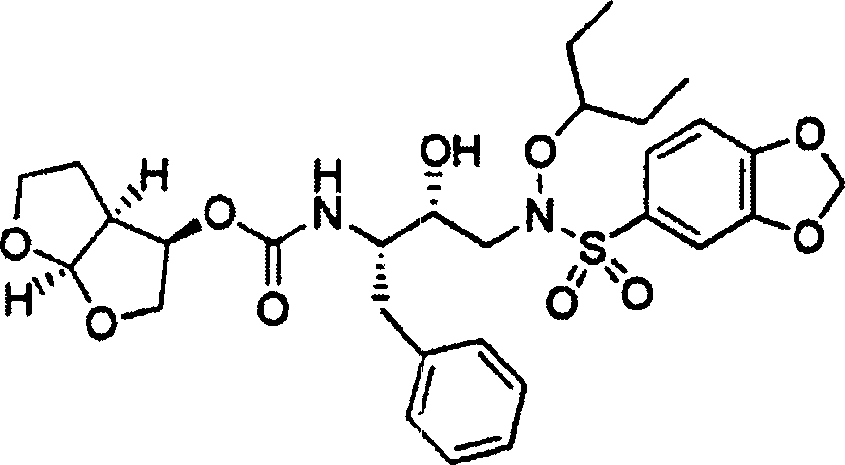

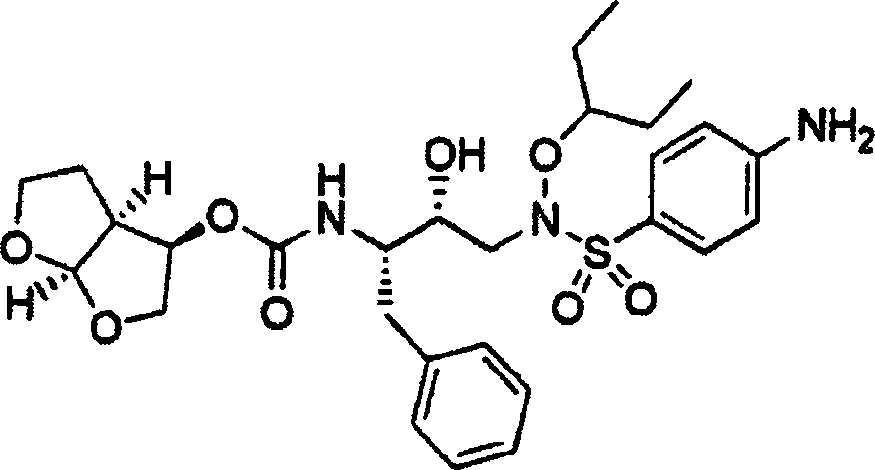
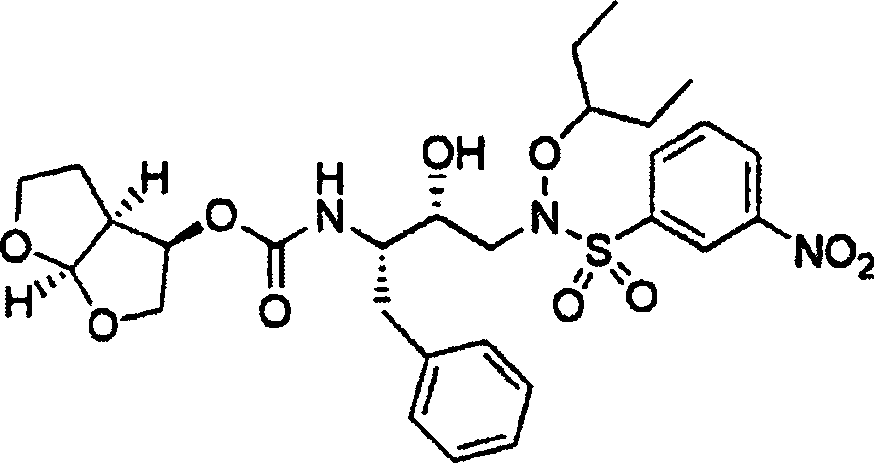


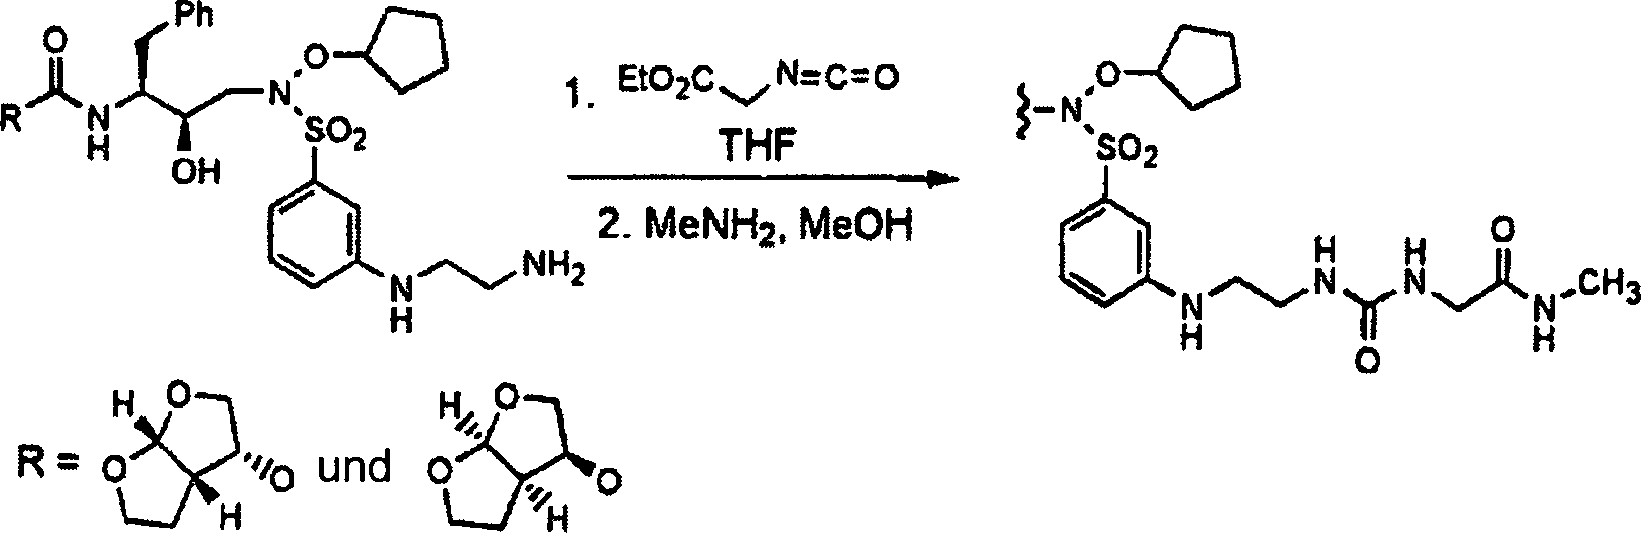


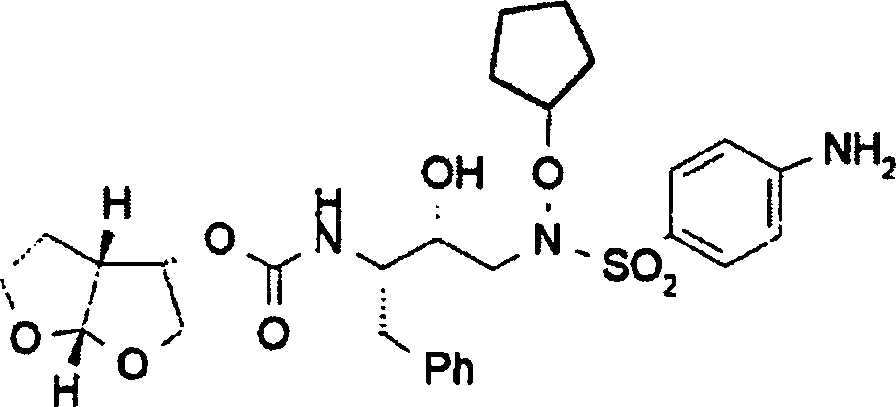
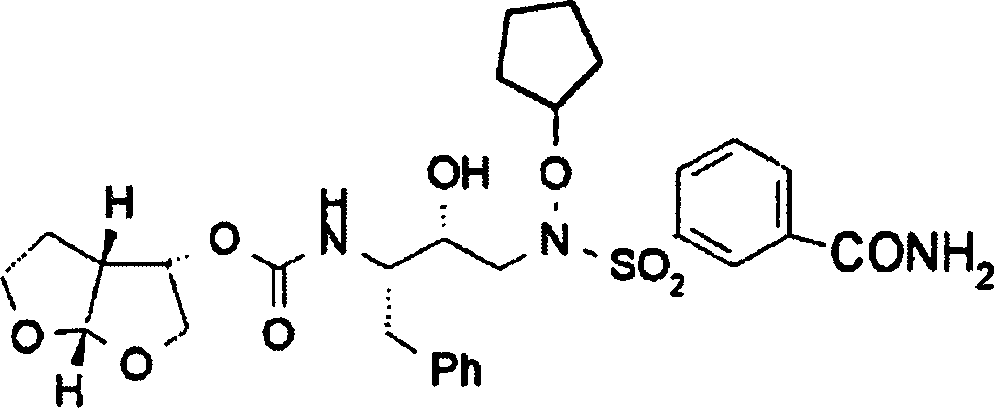
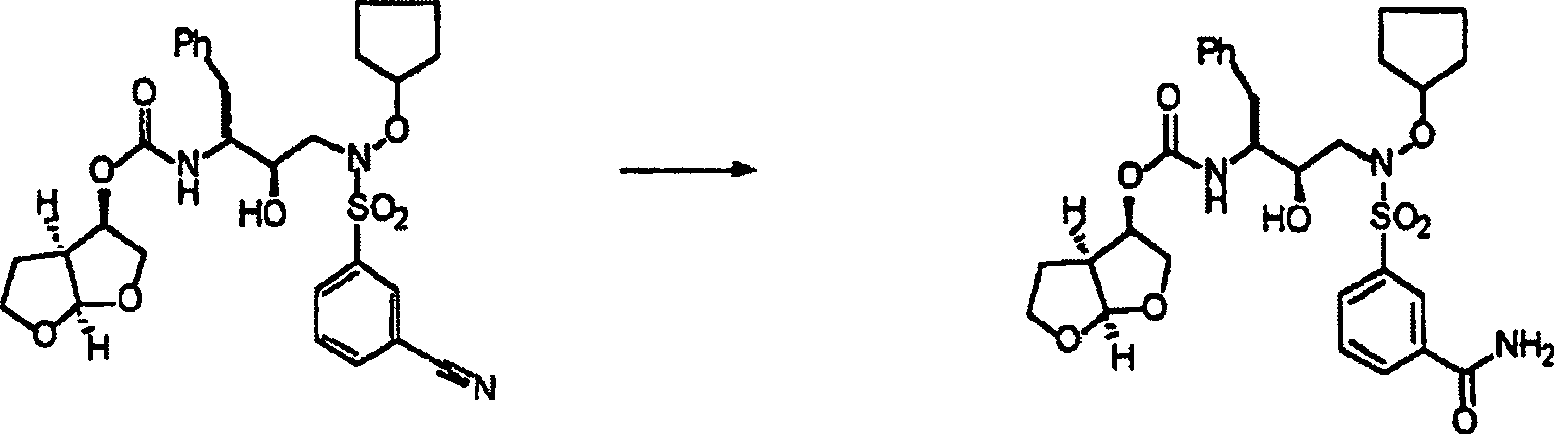
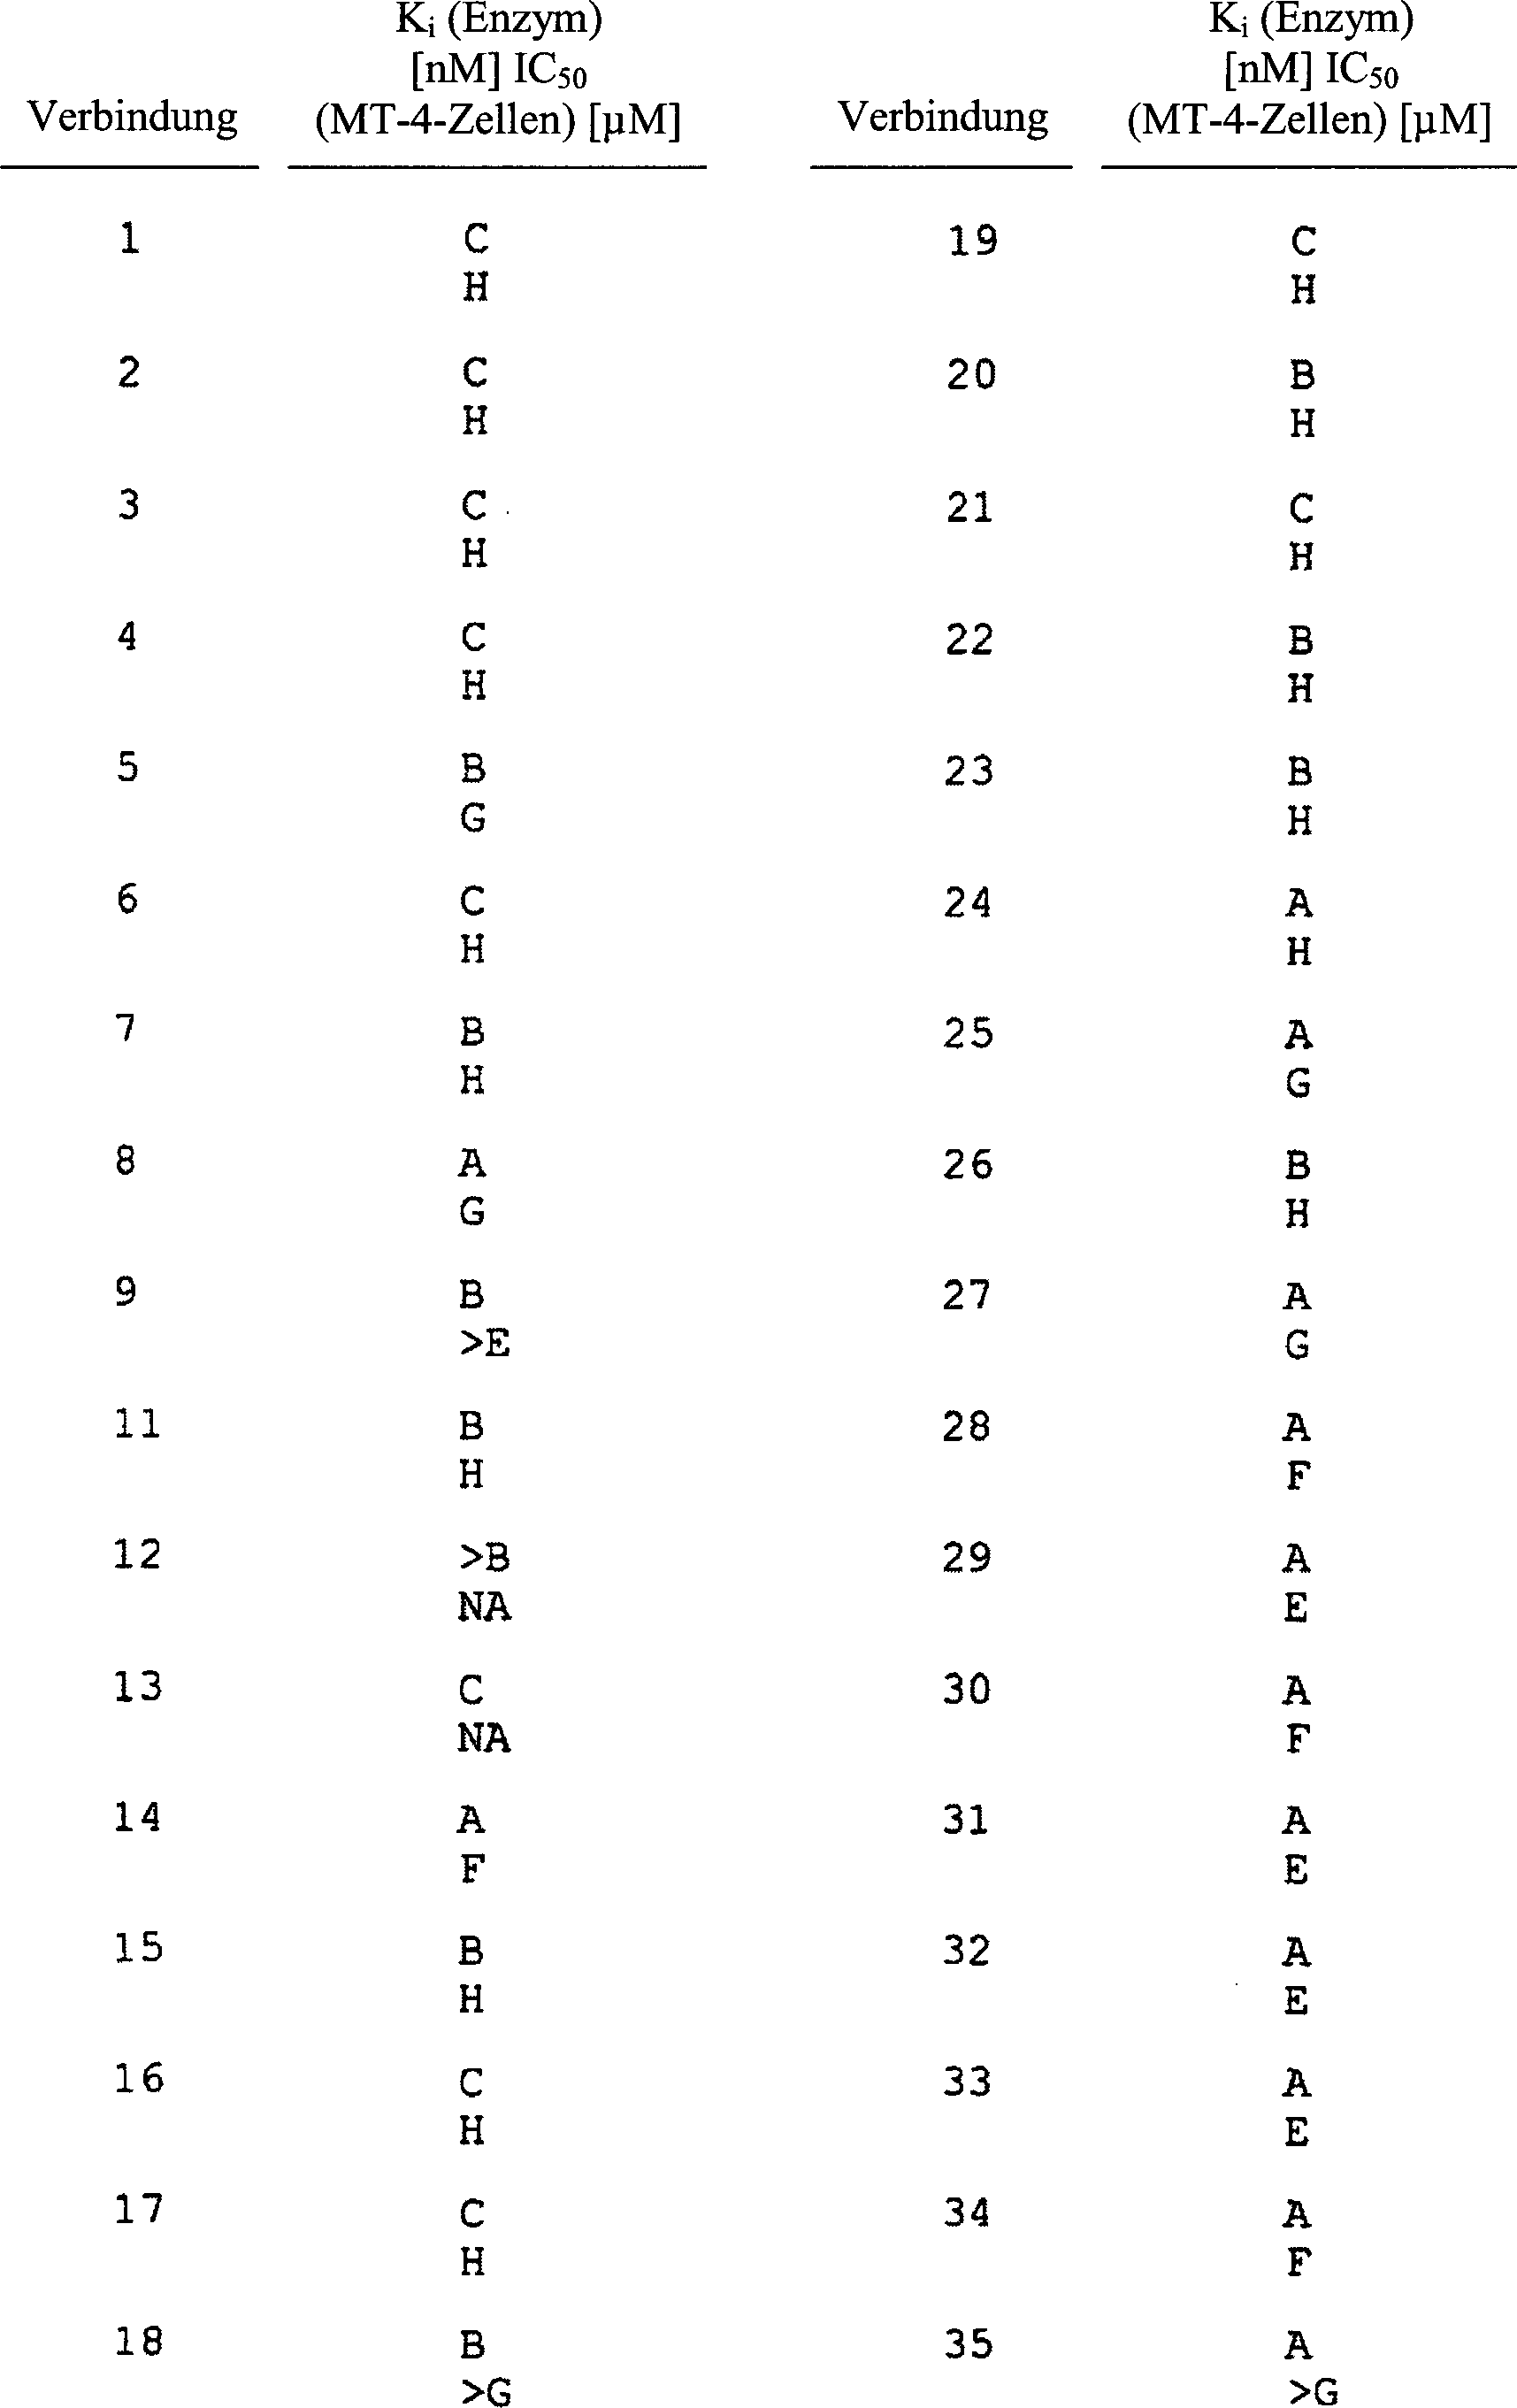


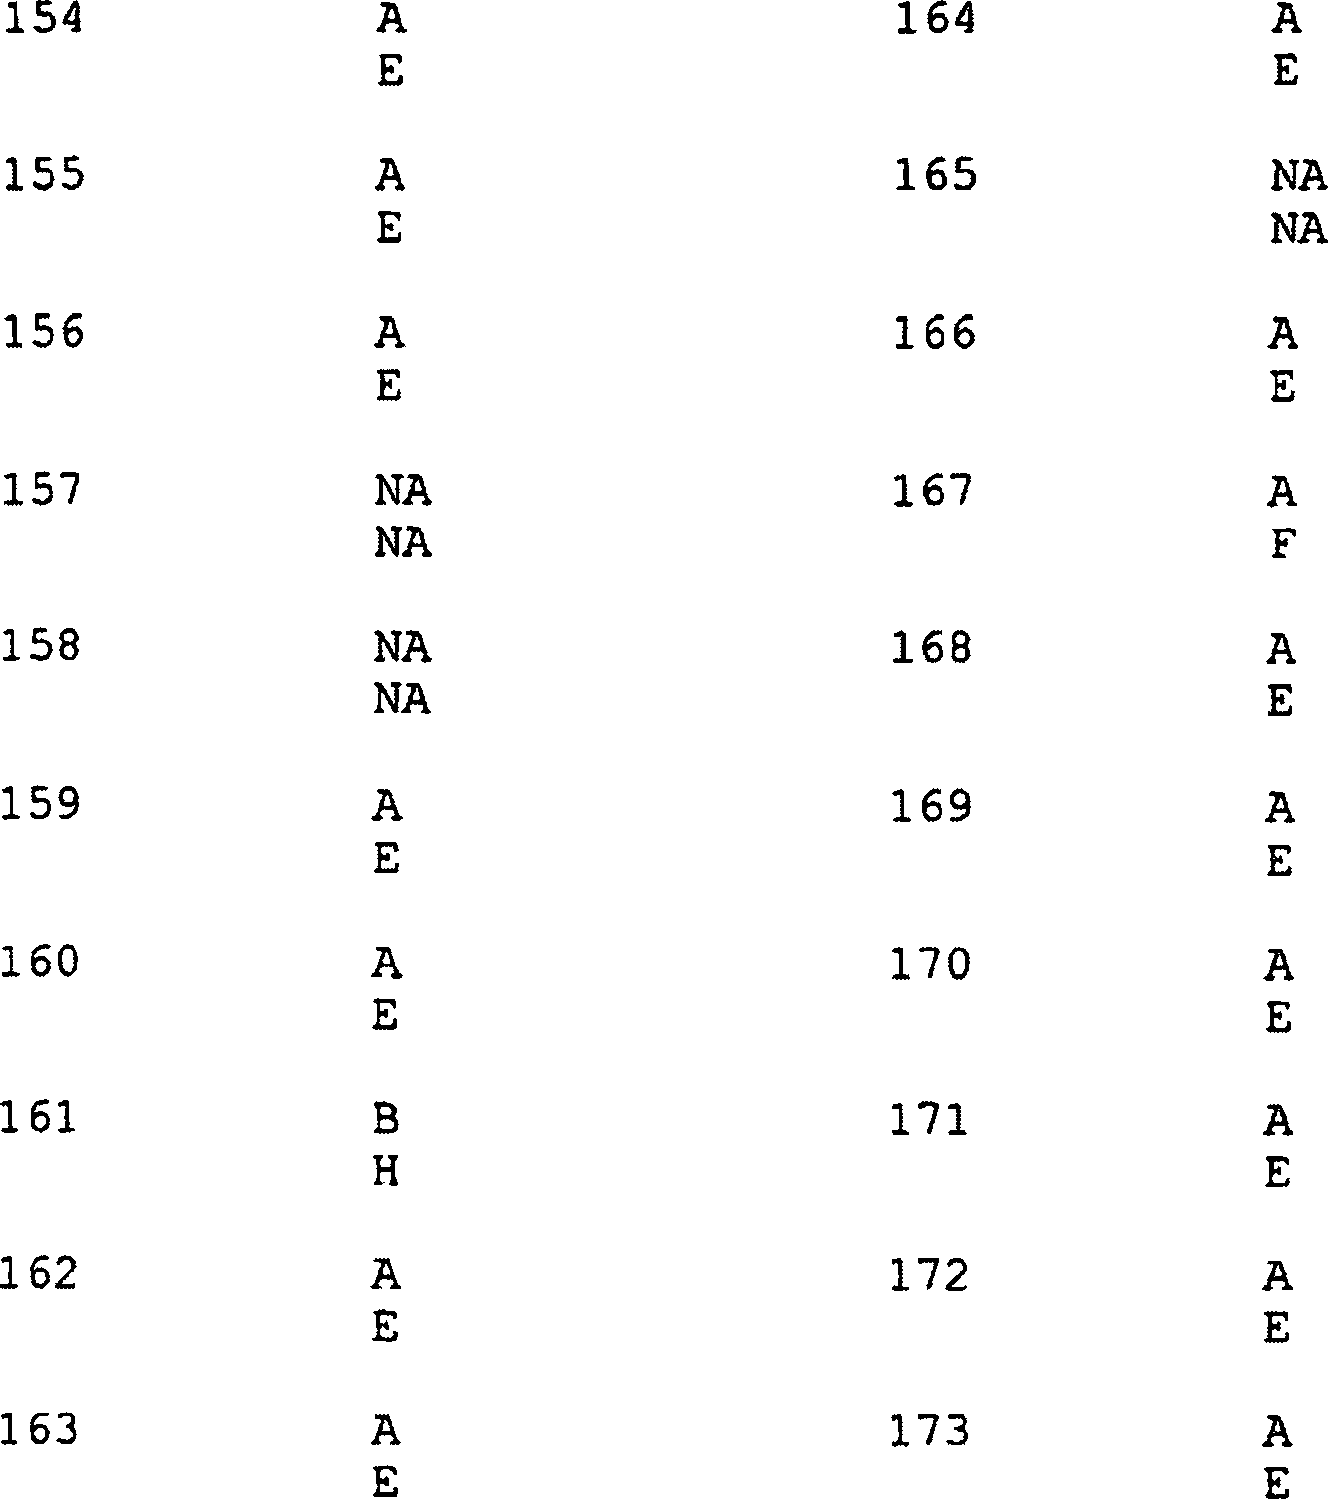
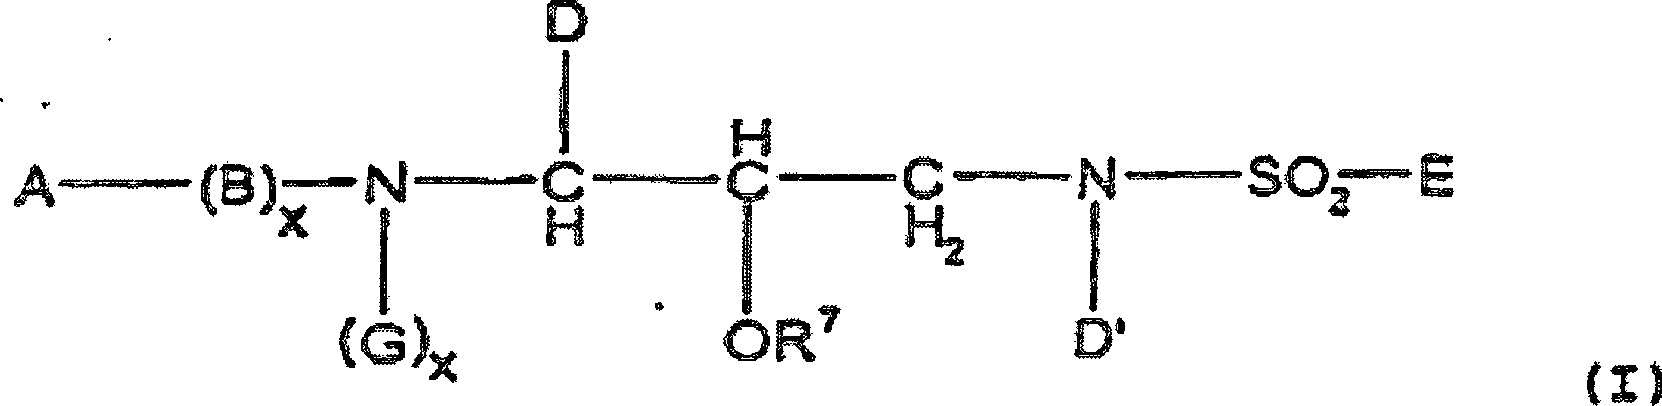 wobei jeder Rest M unabhängig ausgewählt ist aus H, Li, Na, K, Mg, Ca, Ba, -N(R2)4, einem C1-C12-Alkylrest, einem C2-C12-Alkenylrest oder -R6, wobei 1 bis 4 -CH2-Radikale des Alkyl- oder Alkenylrestes, welche von dem am Z gebundenen -CH2 verschieden sind, gegebenenfalls durch ein Heteroatomrest, ausgewählt aus O, S, S(O), S(O)2 oder N(R2), ersetzt sind, und wobei jedes Wasserstoffatom im Alkylrest, Alkenylrest oder R6 gegebenenfalls mit einem Substituenten ersetzt ist, ausgewählt aus einem Oxorest, -OR2, -R2, -N(R2)2, -N(R2)3, R2OH, -CN, -CO2R2, -C(O)-N(R2)2, S(O)2-N(R2)2, N(R2)-C(O)-R2, -C(O)R2, -S(O)n-R2, -OCF3, -S(O)n-R6, N(R2)-S(O)2(R2), einem Halogenatom, -CF3 oder -NO2; M' gleich H, ein C1-C12-Alkylrest, ein C2-C1 2-Alkenylrest oder -R6 ist, wobei 1 bis 4 -CH2-Radikale des Alkyl- oder Alkenylrestes gegebenenfalls durch einen Heteroatomrest, ausgewählt aus O, S, S(O), S(O2) oder N(R2), ersetzt sind, und wobei jedes Wasserstoffatom im Alkylrest, Alkenylrest oder R5 gegebenenfalls mit einem Substituenten ersetzt ist, ausgewählt aus einem Oxorest, -OR2, -R2, -N(R2)2, -N(R2)3, R2OH, -CN, -CO2R2, -C(O)-N(R2)2, S(O)2-N(R2)2, -N(R2)-C(O)-R2, -C(O)R2, -S(O)n R2, -OCF3, -S(O)n-R6, -N(R2)-S(O)2(R2), einem Halogenatom, -CF3 oder -NO2; Z gleich O, S, N(R2)2 oder, wenn M abwesend ist, H ist; Y gleich P oder S ist; X gleich O oder S ist; R9 gleich C(R2)2, O oder N(R2) ist, und wobei, wenn Y gleich S ist, Z nicht S ist; R5 ein 5- bis 6-gliedriges gesättigtes, teilweise gesättigtes oder ungesättigtes carbocyclisches oder heterocyclisches Ringsystem ist oder ein 8-10-gliedriges gesättigtes, teilweise gesättigtes oder ungesättigtes bicyclisches Ringsystem ist, wobei jedes der heterocyclischen Ringsysteme ein oder mehrere Heteroatome, ausgewählt aus O, N, S, S(O)n oder N(R2), enthält und wobei jedes dieser Ringsysteme gegebenenfalls 1 bis 4 Substituenten, unabhängig ausgewählt aus OH, einem C1-C4-Alkylrest, einem O-C1-C4-Alkylrest oder einem O-C(O)-C1-C4-Alkylrest, enthält; R8 ausgewählt ist aus einem C1-CB-Alkylrest, einem C3-C7-Alkylrest oder einem mit einer Cyanogruppe substituierten C2-C6-Alkenylrest; und R10 ausgewählt ist aus einem C1-C8-Alkylrest, einem C2-C6-Alkenylrest, einem C6-C14-Arylrest oder Ht, wobei R10 gegebenenfalls bis zu drei Substituenten enthält, unabhängig ausgewählt aus -R3, -CN, -SR5, -SOR5, -SO2R5, -SR-NR5-C(O)R6, -NR5-(SO2)R5, -C(O)N(R5)2, -C(S)N(R5)2, -S(O)2N(R5)2, -C(O)R6, -C(S)R6, -N(R5)2, -NR5-C(O)R5, -NR5-C(O)OR5, -NR5-C(O)N(R5)2, -NR5-C(S)R5, -NR5-C(S)OR5, -NR5-C(S)N(R5)2, -NR5-C[=N(R5)]-N(R5)2, -NH-C[=N-NO2] -NH2, -NH-C[=N-NO2]-OR5, -N(R8)2-C(O)R8, -NH-C[=N-NO2]-NH2, -NH-C[=N-NO2]-OR9, -N(R8)2-C(O)R8, -OC(O)R6, -OC(O)N(R5)2, -OC(S)N(R5)2, wobei jeder der Reste -CH2 der Alkyl- oder Alkenylketten von R10 gegebenenfalls durch O, S, SO, SO2, C(O) oder NR5 ersetzt sein kann, wobei jeder Rest R5 unabhängig ausgewählt ist aus einem Wasserstoffatom, einem C1-C8-Alkylrest, einem C2-C5-Alkenylrest, einem C2-C8-Alkinylrest oder Ht, wobei jeder Rest R5, außer dem Wasserstoffatom, gegebenenfalls mit -CF3, -PO3R3, einem Azidorest oder einem Halogenatom substituiert ist.

 PO3-Spermin, PO3-(Spermidin)2 oder PO3-Meglamin)2.