EP0005546A2 - Verwendung wasserunlöslicher Aluminiumsilikate bei der Chromgerbung von Leder - Google Patents
Verwendung wasserunlöslicher Aluminiumsilikate bei der Chromgerbung von Leder Download PDFInfo
- Publication number
- EP0005546A2 EP0005546A2 EP79101513A EP79101513A EP0005546A2 EP 0005546 A2 EP0005546 A2 EP 0005546A2 EP 79101513 A EP79101513 A EP 79101513A EP 79101513 A EP79101513 A EP 79101513A EP 0005546 A2 EP0005546 A2 EP 0005546A2
- Authority
- EP
- European Patent Office
- Prior art keywords
- water
- aluminum silicates
- active substance
- binding capacity
- insoluble
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C14—SKINS; HIDES; PELTS; LEATHER
- C14C—CHEMICAL TREATMENT OF HIDES, SKINS OR LEATHER, e.g. TANNING, IMPREGNATING, FINISHING; APPARATUS THEREFOR; COMPOSITIONS FOR TANNING
- C14C1/00—Chemical treatment prior to tanning
-
- C—CHEMISTRY; METALLURGY
- C14—SKINS; HIDES; PELTS; LEATHER
- C14C—CHEMICAL TREATMENT OF HIDES, SKINS OR LEATHER, e.g. TANNING, IMPREGNATING, FINISHING; APPARATUS THEREFOR; COMPOSITIONS FOR TANNING
- C14C3/00—Tanning; Compositions for tanning
- C14C3/02—Chemical tanning
-
- C—CHEMISTRY; METALLURGY
- C14—SKINS; HIDES; PELTS; LEATHER
- C14C—CHEMICAL TREATMENT OF HIDES, SKINS OR LEATHER, e.g. TANNING, IMPREGNATING, FINISHING; APPARATUS THEREFOR; COMPOSITIONS FOR TANNING
- C14C1/00—Chemical treatment prior to tanning
- C14C1/08—Deliming; Bating; Pickling; Degreasing
-
- C—CHEMISTRY; METALLURGY
- C14—SKINS; HIDES; PELTS; LEATHER
- C14C—CHEMICAL TREATMENT OF HIDES, SKINS OR LEATHER, e.g. TANNING, IMPREGNATING, FINISHING; APPARATUS THEREFOR; COMPOSITIONS FOR TANNING
- C14C3/00—Tanning; Compositions for tanning
- C14C3/02—Chemical tanning
- C14C3/04—Mineral tanning
- C14C3/06—Mineral tanning using chromium compounds
Definitions
- the invention relates to the use of water-insoluble, preferably water-containing aluminum silicates of the general formula. in the cat an alkali metal ion and / or a divalent and / or a trivalent cation, n is a number from 1 to 3, x is a number from 0.5 to 1.8, y is a number from 0, 8 to 50, preferably 1, 3-20 mean, with a particle size of 0.1 ⁇ to 5 mm, which have a calcium binding capacity of 0-200 mg CaO / g of anhydrous active substance, in conjunction with di- and / or tricarboxylic acids and / or their water-soluble hydrolyzable partial esters of leather production.
- tanning fur skins and leather In addition to degreasing and pre-tanning pimples, this is particularly the case when tanning fur skins and leather.
- other auxiliaries such as solvents and degreasing agents, tensides, electrolytes, phosphates, neutralizing agents, etc. are used in the processes of leather production.
- the aim of the invention is to reduce the use of chemicals and waste water in leather production; reduce.
- certain aluminum silicates are used in combination with di- and / or tricarboxylic acids and / or their water-soluble hydrolyzable partial esters, which enable a considerable reduction in the auxiliaries commonly used, in particular chromium tanning agents, and, as a result of their ecological safety, to significantly improve the wastewater situation to lead.
- chrome tanning is based on the formation of an azide complex and the agglomeration of the basic chromium salts with the carboxyl groups of the collagen.
- the penetration and distribution of the combination tanning agents in the skin is increased, the disadvantages of the usual silicon tanning agents being avoided, since the aluminum silicates in the acidic medium present in the tanning process have a pH value of around 3-4.5 to form aluminum salts and polymeric silicas dissolve finest distribution.
- the aluminum silicates are self-dulling due to their own acid consumption.
- additional dulling agents can therefore be used to be dispensed with.
- the tanning liquor shows improved stability when dulling and the tanning of the skins is increased. Overall, the process control in tanning becomes more flexible and safer.
- the di- and / or tricarboxylic acids or their hydrolyzable partial esters can be used together with the aluminum silicates in the chrome tanning of leather.
- the addition of the acids or the partial esters can advantageously already take place in the strongly acidic pimple, that is to say before the actual tanning begins, since this achieves a high chromium content in the leather with a particularly uniform distribution.
- Suitable di- or tricarboxylic acids to be used according to the invention are aliphatic and / or aromatic carboxylic acids having 2 to 8 carbon atoms, such as Succinic acid, glutaric acid, adipic acid, maleic acid, fumaric acid, aspartic acid, glutamic acid, phthalic acid, terephthalic acid, citric acid.
- hydrolyzable partial esters of these carboxylic acids with mono- or polyhydric alcohols with 1-6 C atoms can also be used in the same way.
- Such alcohols are e.g. B. methanol, ethanol, n- and iso-propanols, butanols, amyl alcohols, ethylene, propylene, butylene glycol, glycerin, trimethylolpropane, pentaerythritol, sorbitol.
- acidic Medium e.g. B. pimple or tanning liquor, hydrolyze relatively quickly.
- the aluminum silicates to be used according to the invention are amorphous, crystalline, synthetic and natural products which meet the conditions mentioned above.
- an alkali metal ion, preferably sodium ion, x is a number from 0.7 to 1.5
- y is a number from 0.8 to 6, preferably 1.3 to 4 whose particle size is 0.1 to 25 ⁇ , preferably 1 - 12 ⁇ , and which have a calcium binding capacity of 20-200 mg Ca0 / g of anhydrous active substance.
- the same importance should be attached to the products which correspond to the mentioned ones in the meaning of cat, x, y and the calcium binding capacity and differ only by a particle size of more than 25 ⁇ to 5 mm.
- Such alkali aluminum silicates can be prepared synthetically in a simple manner, for. B. by reaction of water-soluble silicates with water-soluble aluminates in the presence of water.
- aqueous solutions of the starting materials can be mixed with one another or a component present in the solid state can be reacted with the other component present as an aqueous solution.
- the desired aluminum silicates are also obtained by mixing the two components present in the solid state in the presence of water.
- Alkali aluminum silicates can also be prepared from Al (OH) 3 , Al 2 0 3 or Si0 2 by reaction with alkali silicate or aluminate solutions.
- the alkali aluminum silicates prepared by precipitation or converted into aqueous suspension in a finely divided state by other processes can be converted from the amorphous to the aged or to the crystalline state by heating to temperatures of 50-200 ° C.
- the present in aqueous suspension, amorphous or crystalline alkali aluminum silicate can be separated by filtration from the remaining aqueous solution and at temperatures of, for. B. Dry 50 - 800 ° C. Depending on the drying conditions, the product contains more or less bound water. Anhydrous products are obtained at 800 ° C. However, the water-containing products are preferred, in particular those obtained when drying at 50-400 ° C., in particular 50-200 ° C. Suitable products can be based on their total weight e.g. Have water contents of approx. 2 - 30%, mostly approx. 8 - 27%.
- Precipitation conditions can already contribute to the formation of the desired small particle sizes of 1 - 22 ⁇ , whereby the mixed aluminate and silicate solutions - which can also be fed into the reaction vessel at the same time - are exposed to strong shear forces, e.g. the suspension is stirred intensively. If crystallized alkali aluminum silicates are produced - these are preferably used according to the invention - the formation of large, possibly penetrating crystals is prevented by slowly stirring the crystallizing mass.
- Preferred products are e.g. B. synthetically produced crystalline alkali aluminum silicates of the composition in the cat represents an alkaline cation, preferably a sodium cation. It is advantageous if the alkali aluminum silicate crystallites have rounded corners and edges. If you want to produce the alkali aluminum silicates with rounded corners and edges, it is advantageous to start from an approach whose molar composition is preferably in the range is, where cat 2 / n has the meaning given above and in particular means the sodium ion. This approach is brought to crystallization in the usual way. This is advantageously done by heating the batch to 70-120 ° C., preferably 80-95 ° C., with stirring, for at least 1/2 hour.
- the crystalline product is isolated in a simple manner by separating the liquid phase. If necessary, it is advisable to wash and dry the products with water before further processing. Even when working with An approach, the composition of which differs little from that given above, still gives products with rounded corners and edges, especially if the deviation relates only to one of the four concentration parameters given above.
- water-soluble alkali aluminum silicates which have been precipitated and aged or crystallized in the presence of water-soluble inorganic or organic dispersants. Products of this type are accessible in a technically simpler manner.
- Suitable water-soluble organic dispersants are surfactants, non-surfactant-like aromatic sulfonic acids and compounds with complex formation capacity for calcium.
- the dispersants mentioned can be introduced into the reaction mixture in any manner before or during the precipitation.
- the amount of the dispersant should be at least 0.05% by weight, preferably 0.1-5% by weight, based on the total amount of precipitation.
- the precipitation product is heated to temperatures of 50-200 ° C. for 1/2 to 24 hours.
- useful dispersants such as sodium lauryl ether sulfate, sodium polyacrylate, hydroxy relihandiphosphonat and others to name a few.
- a particular variant of the crystal structure of the alkali aluminum silicates to be used according to the invention is represented by compounds of the general formula represents.
- a further variant of the finely divided, water-insoluble alkali aluminum silicates to be used according to the invention are compounds of the formula
- the manufacture of such products is based on an approach whose molar composition is preferably in the range lies.
- This approach is brought to crystallization in the usual way. This is advantageously done by heating the batch to 100-200 ° C., preferably 130-160 ° C., for at least 1/2 hour, with vigorous stirring.
- the crystalline product is isolated in a simple manner by separating the liquid phase. If necessary, we recommend washing the products with water before further processing and drying them at temperatures of 20 - 200 ° C.
- the products dried in this way still contain bound water. If the products are produced in the manner described, very fine crystallites are obtained which assemble into spherical particles, possibly hollow spheres of approximately 1 to 4 ⁇ m in diameter.
- Alkali aluminum silicates which can be prepared from calcined (destructured) kaolin by hydrothermal treatment with aqueous alkali hydroxide are also suitable for the use according to the invention.
- the formula comes to the products to, where Kat is an alkaline application, especially a Sodium cation means.
- the production of the alkali aluminum silicates from calcined kaolin leads directly to a very finely divided product without any special technical effort.
- the hydrothermal treatment of the kaolin previously calcined at 500 to 800 ° C. with aqueous alkali hydroxide is carried out at 50 to 100 ° C. The crystallization reaction taking place is generally complete after 0.5-3 hours.
- slurried kaolins consist mainly of the clay mineral kaolinite with the approximate composition Al 2 O 3 . 2 SiO 2 . 2 H 2 0, which has a layer structure.
- the kaolin In order to obtain the alkali aluminum silicates to be used according to the invention by hydrothermal treatment with alkali hydroxide, the kaolin must first be destructured, which is most conveniently carried out by heating the kaolin to temperatures of 500 to 800 ° C. for two to four hours.
- the x-ray-amorphous water-free metakaolin is formed from the kaolin.
- the kaolin can also be destroyed by mechanical treatment (grinding) or by acid treatment.
- the kaolins that can be used as starting material are light powders of great purity; however, its iron content is around 2,000 to 10,000 ppm. Fe significantly higher than the values from 20 to 100 ppm. Fe in the case of the alkali aluminum silicates produced by precipitation from alkali silicate and alkali aluminate solutions. This higher iron content in the alkali aluminum silicates made from kaolin is not a disadvantage, since the iron in the form of iron oxide is firmly built into the alkali aluminum silicate lattice and is not dissolved out.
- the hydrothermal action of sodium hydroxide on destructured kaolin produces a sodium aluminum silicate with a cubic, faujasite-like structure. / 11
- Alkali aluminum silicates which can be used according to the invention can also be prepared from calcined (destructured) kaolin by hydrothermal treatment with aqueous alkali metal hydroxide with the addition of silicon dioxide or a compound which provides silicon dioxide.
- the generally obtained mixture of alkali aluminum silicates of different crystal structure consists of very finely divided crystal particles which have a diameter of less than 20 ⁇ m and are usually composed 100% of particles smaller than 10 ⁇ m.
- this conversion of the destructured kaolin is preferably carried out using sodium hydroxide solution and water glass. This creates a sodium aluminum silicate J, which has several names in the literature, e.g. B. is referred to as molecular sieve 13 X or zeolite NaX (see.
- the conversion reaction can be influenced in particular by stirring the batch, by elevated temperature (boiling heat at atmospheric pressure or in an autoclave) and higher amounts of silicate, ie by a molar batch ratio of SiO 2 : Na 2 O of at least 1, in particular 1.0-1.45 be that in addition to or instead of sodium aluminum silicate J, the sodium aluminum silicate F is formed.
- the sodium aluminum silicate F is referred to in the literature as "zeolite P" or "type B” (cf. DW Breck, "Zeolite Molecular Sieves",
- the sodium aluminum silicate F has a structure similar to the naturally occurring zeolites Gismondin and Garronit and is in the form of crystallites that appear to be spherical on the outside. In general, the production conditions for sodium aluminum silicate F and for mixtures of J and F are less critical than those for a pure crystal type A.
- the types of various alkali aluminum silicates described above can be produced without difficulty in addition to the finely divided form with particle sizes of 0.1-25 ⁇ m and also in coarser form with particle sizes of more than 25 ⁇ m to 5 mm. This can either be done by omitting the measures that prevent crystal growth or agglomerate formation or by subsequently converting finely divided products into a granular form in a known manner.
- the g e - wished particle size can be optionally followed by grinding and air classification set.
- Also suitable for the use according to the invention in leather production in combination with di- and / or tricarboxylic acids and / or their water-soluble hydrolyzed partial esters are aluminum silicates in which, in the above formula, Kat is an alkali metal ion and / or a divalent and / or trivalent cation, where Kat consists of at least 20 mol% of alkali metal ions, preferably sodium ions, x a number from 0.7 to 1.5, n a number from 1 to 3, y a number from 0.8 to 6, preferably 1.3 - 4 mean with a particle size of 0.1 ⁇ to 5 mm and a calcium binding capacity of 20-200 mg Ca0 / g of anhydrous active substance.
- corresponding aluminum silicates are obtained by ion exchange from alkali aluminum silicates with polyvalent cations, e.g. Calcium, magnesium, zinc or aluminum ions obtained in a known manner.
- Examples of aluminum silicates in which the alkali cations are partially replaced by polyvalent cations, in particular calcium, magnesium or zinc ions, can be given by the following formulas:
- the products contain about 8-27% by weight of water. They can be used in crystalline and amorphous form.
- Aluminum silicates suitable for the use according to the invention are those in which, in the above-mentioned formula Kat, an alkali metal ion and / or a divalent and / or a trivalent cation, x a number from 0.5 to 1.8, y a number from 0, 8-6, preferably 1.3-4, mean with a particle size of 0.1 p to 5 mm and a calcium binding capacity of 0 to ⁇ 20 mg CaO / g of anhydrous active substance.
- the aluminum silicates in this group include amorphous, crystalline, synthetic and natural products. They can be prepared synthetically in a simple manner, for example by reacting water-soluble silicates with water-soluble aluminates in the presence of water, as has already been described in principle in the above production processes.
- Aluminum silicates can also be used for the use according to the invention in leather production, in which, in the aforementioned formula, Kat is an alkali metal ion and / or a divalent and / or trivalent cation, x is a number from 0.5 to 1.8, y is a number> 6 to 50, preferably> 6 to 20, with a particle size of 0.1 ⁇ to 5 mm and a calcium binding capacity of 0-200 mg CaO / g of anhydrous active substance.
- the tanning of fur skins and leather is carried out in the usual way. Pimples and tanning can be combined in a known manner.
- the leather can then be greased.
- chrome tanning about 10 to 50 g / l aluminum silicate, based on the anhydrous product, is used in the tanning liquor.
- the di- and tricarboxylic acids or their water-soluble hydrolyzable partial esters are used in the tanning liquor in an amount of 1 to 20 g / l.
- Adipic acid and glutaric acid or their partial esters are preferred.
- the acid can also be added in the pimple, the amount is then also about 1 to 20 g / 1 liquor.
- the usual active ingredients and auxiliary substances e.g. anionic, cationic or nonionic surfactants, chromium salts etc. are used.
- the concentration of chromium salts in the tanning liquor can be reduced by 25-50% compared to the normal tanning processes.
- the silicate solution was added to the aluminate solution with vigorous stirring in a 15 liter container. Was stirred with a stirrer with a dispersing disc at 3,000 revolutions / min. Both solutions were at room temperature.
- An X-ray amorphous sodium aluminum silicate formed as the primary precipitation product under an exothermic reaction.
- the suspension of the precipitation product was transferred to a crystallization container, where it remained for 6 hours at 90 ° C. with stirring (250 revolutions / min.) For the purpose of crystallization.
- the lye had been suctioned off from the crystal slurry and washed with deionized water
- the filter residue was dried until the washing water running off had a pH of approx. 10.
- the water contents were determined by heating the pre-dried products at 800 ° C for one hour. The up to the pH of. About 10 washed or neutralized and then dried sodium aluminum silicates were then ground in a ball mill. The grain size distribution was determined using a sedimentation balance.
- the maximum particle size was found to be 3 - 6 ⁇ .
- the sodium aluminum silicate C was first produced. After sucking off the mother liquor and washing the crystal mass with demineralized water to pH 10, the filter residue was suspended in 6.1 l of a 25% KCl solution. The suspension was briefly heated to 80-90 ° C; it was then cooled and filtered off and washed again.
- Alkali lye was placed in a stirred vessel and the calcined kaolin stirred in at temperatures between 20 and 100.degree.
- the suspension was brought to the crystallization temperature of 70 to 100 ° C. with stirring and kept at this temperature until the crystallization process was complete.
- the mother liquor was then filtered off with suction and the residue was washed with water until the wash water running off had a pH of 9 to 11.
- the filter cake was dried and then crushed to a fine powder, or it was ground to remove the agglomerates formed during drying. This grinding process was omitted if the filter residue was further processed wet or if the drying was carried out using a spray dryer or a current dryer.
- the hydrothermal treatment of the calcined kaolin can also be carried out according to a continuous procedure.
- This thus dried aluminosilicate was mixed with 10 kg bentonite and 20.1 kg water, which had been adjusted to pH 6 with 25% hydrochloric acid, and in a 100 kg "Lödige" mixer (blade mixer from Lödige) Homogenized for 20 minutes. With further mixing, the granulate formation was brought about within a further 8 minutes by gradually adding 13.5 kg of further water, likewise adjusted to a pH of 6.
- the granules were dried in a drying cabinet at 150 ° C. for 60 minutes and solidified by subsequent heating (15 minutes at 780 ° C.).
- the calcium binding capacity of the product was 120 mg Ca0 / g active substance.
- the grain size was 0.08 to 2 mm.
- an Eirich turbo mixer plate / turbo mixer from Eirich
- the required homogenization and granulation times were shorter. If one proceeded as described above for the production of the sodium aluminum silicate A in the form of granules, the homogenization and the formation of the granules was completed after a total of 5 minutes (instead of after 28 minutes with the paddle mixer). After drying for 15 minutes at 100 ° C. and calcining for 5 minutes at 800 ° C. in a forced air muffle furnace, granules were obtained which had good exchangeability, good hot water resistance and grain strength.
- the calcium binding capacity of the product was 110 g Ca0 / g active substance.
- the grain size was 0.08 to 2 mm.
- alkali aluminum silicates with particle sizes of more than 25 ⁇ to 5 mm can be produced if alkali aluminum silicates of types B-J of the main patent are treated in accordance with the above manufacturing instructions.
- aluminosilicate L 50 kg were slurried in a 300 l stirred tank with 180 l of water and adjusted to a pH of 6 with 25% hydrochloric acid. The suspension was moderately stirred for 40 minutes. The aluminosilicate was then filtered off, washed out several times with water and dried at 105 ° C. for 10 hours. The dried aluminosilicate was mixed with 10 kg of bentonite and 20 l of water, which had been adjusted to a pH of 6 with 25% hydrochloric acid, and homogenized in a 100 kg paddle mixer for 20 minutes. With stirring, the granulate formation was brought about within a further 8 minutes by gradually adding 13.5 l of water adjusted to a pH of 6. The granules were dried at 150 ° C. for 60 minutes and solidified by heating at 780 ° C. for 15 minutes. The grain size distribution of the alumino-silicate O obtained in this way was 1 to 2 mm.
- the production of the aluminum silicates in which in the above-mentioned formula Kat an alkali metal ion and / or a divalent and / or trivalent cation, x is a number from 0.5 to 1.8, the particle size 0.1 ⁇ to 5 mm and once y is a number from 0.8 to 6 and the calcium binding capacity is 0 to ⁇ 20 mg CaO / g and secondly y is a number from> 6 to 50 and the calcium binding capacity is 0 to 200 mg Ca0 / g of anhydrous active substance, can in principle be the same Be done as indicated in the manufacturing processes described above. In addition, some of the products are naturally occurring aluminum silicates.
- the product obtained which is a synthetic crystalline zeolite (analcite), had the following characteristics:
- This aluminum silicate is a synthetic zeolite (mordenite), in which y has a value> 6 according to the aforementioned formula.
- the production of such aluminum silicates is described in more detail in the monograph by Donald W. Breck, Zeolite, Molecular Sieves, published by John Wiley & Sons, NY.
- the synthetic mordenite is produced from the reaction components sodium aluminate and silica at temperatures between 265 - 295 ° C for 2 - 3 days and provides a product with the following composition:
- Other aluminum silicates in which y has a value> 6 according to the aforementioned formula are characterized below by commercially available products.
- Natural zeolite (Clinoptilolite), as it is extracted in large quantities in the open-cast mine in the western United States.
- the percentages relate to the weight of the pimple and to the weight of the skin when tanning.
- the aluminum silicate H can be replaced by the above-mentioned aluminum silicates A-G. and J-Z with an equally good or approximately equally good effect.
- the final pH of the liquor is 4.1 - 4.3.
- the residual chromium content of the liquor is 0.2 - 0.9 g / 1 chromium oxide.
- the residual chromium content in a conventional tanning process is between 7 and 11 g / 1 chromium oxide.
- the final pH of the liquor is 4.0 - 4.2.
- the residual chromium content of the liquor is 0.2 - 0.8 g / 1 chromium oxide compared to a residual chromium content of 7 - 11 g / l chromium oxide in conventional tanning processes.
- a soft, non-slip furniture leather of good quality is obtained with a chromium content corresponding to 4.2% chromium oxide, based on 0% water content of the leather.
- the residual chromium content of the liquor is 0.2 - 0.7 g / l chromium oxide compared to a residual chromium content of 7 - 11 g / l chromium oxide in conventional tanning processes.
- the residual chromium content of the liquor is 0.2 - 0.8 g / l chromium oxide compared to a residual chromium content of 7 - 11 g / l chromium oxide with conventional chrome tanning.
- the final pH of the liquor is 4.0 - 4.2.
- the residual chromium content of the liquor is 0.2 - 0.7 g / l chromium oxide compared to a residual chromium content of 7 - 11 g / 1 chromium oxide in conventional tanning processes.
- a soft, non-slip furniture leather of good quality is obtained with a chromium content corresponding to 4.1% chromium oxide, based on 0% water content of the leather.
Landscapes
- Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Silicates, Zeolites, And Molecular Sieves (AREA)
- Treatment And Processing Of Natural Fur Or Leather (AREA)
Abstract
Description
- Gegenstand der Erfindung ist die Verwendung wasserunlöslicher, vorzugsweise Wasser enthaltender Aluminiumsilikate der allgemeinen Formel .

- Eines der aktuellsten Probleme bei der Lederherstellung ist der teilweise oder vollständige Ersatz von Hilfsmitteln, die die Abwässer der Betriebe stark belasten.
- Dies ist neben der Entfettung und Vorgerbung von Pickelblößen insbesondere bei der Gerbung von Pelzfellen und Leder der Fall. Bei den Prozessen der Lederherstellung werden außer den Gerbstoffen sonstige Hilfsmittel, wie Löse- und Entfettungsmittel, Tenside, Elektrolyte, Phosphate, Neutralisationsmittel usw. eingesetzt.
- Die Erfindung hat zum Ziel, den Chemikalieneinsatz und die Abwasserbelastung bei der Lederherstellung zu ver- ; mindern. Zu diesem Zweck werden erfindungsgemäß bestimmte Aluminiumsilikate in Kombination mit Di- und/ oder Tricarbonsäuren und/oder deren wasserlöslichen hydrclysierbaren Teilestern eingesetzt, die eine erhebliche Reduzierung der üblicherweise verwendeten Hilfsmittel, insbesondere der Chromgerbstoffe, ermöglichen und infolge ihrer ökologischen Unbedenklichkeit zu einer wesentlichen Verbesserung der Abwassersituation führen.
- Die weitaus bedeutendste Gerbungsart ist die Chromgerbung. Sie beruht auf der Azidokomplexbildung und der Agglomeration der basischen Chromsalze mit den Carboxylgruppen des Kollagens.
- Daneben besitzen auch andere basische Metallsalze wie die des Eisens, Aluminiums, Zirkons, Titans und des Siliciums gerbende Eigenschaften. In der Praxis durchgesetzt haben sich jedoch lediglich bestimmte Aluminium-und Zirkonsalze als Kombinationsgerbstoffe. Siliciumverbindungen werden praktisch nicht eingesetzt, da die Ausgangsmaterialien, meist spezielle Wassergläser, im sauren Gerbmedium schwierig zu handhaben sind. Zusätzlich ist die Lederqualität speziell nach Alterung meist unge- nügend, da Verhärtung, spröder Griff und Verlust der Reißfestigkeit eintreten können.
- Der Einsatz der Aluminiumsilikate in Kombination mit Di- und/oder Tricarbonsäuren und/oder deren Teilestern, insbesondere bei der Chromgerbung bzw. der Kombinationsgerbung mit Chrom-, Aluminium- und Siliziumgerbstoffen führt zu folgenden Vorteilen:
- Durch eine Verminderung der Menge an Chromgerbstoffen sowie eine sehr hohe Chrom-Auszehrung der Gerbbrühen, wobei eine Reduzierung des Restchromgehaltes der Flotten bis auf 0,2 g/1 Chromoxid zu erzielen ist, wird eine erhebliche Entlastung der Abwässer der Gerbereien erreicht. Bereits der alleinige Einsatz der Aluminiumsilikate bringt eine beachtliche Reduzierung des Restchromgehaltes der Flotten, die aber durch die Kombination der Aluminiumsilikate mit den Di- und/oder Tricarbonsäuren und/oder deren Teilestern noch wesentlich verbessert werden kann. Diese hohe Chromauszehrung der Gerbbrühen bringt neben der Entlastung der Abwässer zusätzlich einen wirtschaftlicheren Einsatz der Chromgerbstoffe.
- Das Eindringvermögen und die Verteilung der Kombinationsgerbstoffe in der Haut wird erhöht, wobei die Nachteile der üblichen Siliziumgerbstoffe vermieden werden, da sich die Aluminiumsilikate in dem bei der Gerbung vorliegenden sauren Medium mit pH-Werten um 3 - 4,5 zu Aluminiumsalzen und polymeren Kieselsäuren in feinster Verteilung auflösen.
- Bei der Kombinationsgerbung wirken die Aluminiumsilikate durch den eigenen Säureverbrauch selbstabstumpfend. Auf den Einsatz zusätzlicher Abstumpfungsmittel kann daher verzichtet werden. Die Gerbflotte zeigt bei der Abstumpfung eine verbesserte Stabilität und die Durchgerbung der Häute wird verstärkt. Insgesamt wird die Prozeßführung bei der Gerbung flexibler und sicherer.
- Zusammenfassend läßt sich feststellen, daß bei der erfindungsgemäßen Verwendung der bestimmten Aluminiumsilikate in Kombination mit Di- und/oder Tricarbonsäuren und/oder deren Teilestern eine bessere Lederqualität, eine Verbesserung der Wirtschaftlichkeit des Chromgerbverfahrens und eine Verringerung der Umweltbelastung erreicht wird.
- Die Di- und/oder Tricarbonsäuren bzw. deren hydrolysierbre Teilester können zusammen mit den Aluminiumsilikaten bei der Chromgerbung von Leder eingesetzt werden. Mit Vorteil kann aber die Zugabe der Säuren bzw. der Teilester bereits im stark sauren Pickel, also vor Beginn der,eigentlichen Gerbung erfolgen, da hierdurch ein hoher Chromgehalt des Leders bei besonders gleichmäßiger Verteilung erreicht wird.
- Als erfindungsgemäß zu verwendende Di- oder Tricarbonsäuren kommen aliphatische und/oder aromatische Car-' bonsäuren mit 2 - 8 C-Atomen in Frage, wie z.B. Bernsteinsäure, Glutarsäure, Adipinsäure, Maleinsäure, Fumarsäure, Asparaginsäure, Glutaminsäure, Phthalsäure, Terephthalsäure, Zitronensäure.
- In gleicher Weise können auch die hydrolysierbaren Teilester dieser Carbonsäuren mit ein- oder mehrwertigen Alkoholen mit 1 - 6 C-Atomen verwendet werden. Solche Alkohole sind z. B. Methanol, Äthanol, n- und Iso-Propanole, Butanole, Amylalkohole, Äthylen-, Propylen-, Butylen-glykol, Glyzerin, Trimethylolpropan, Pentaerythrit, Sorbit.'Bevorzugt werden die Monoester der zwei- oder dreiwertigen Säuren, da diese im sauren Medium, z. B. Pickel- oder Gerbflotte, verhältnismäßig rasch hydrolysieren.
- Bei den erfindungsgemäß einzusetzenden Aluminiumsilikaten handelt es sich um amorphe, kristalline, synthetische und natürliche Produkte, die die vorstehend genannten Bedingungen erfüllen. Besondere Bedeutung kommt dabei den Produkten zu, bei denen in der allgemeinen Formel Kat ein Alkalimetallion, vorzugsweise Natriumion, x eine Zahl von 0,7 - 1,5, y eine Zahl von 0,8 - 6, vorzugsweise 1,3 - 4 bedeutet, deren Partikelgröße 0,1 bis 25 µ, vorzugsweise 1 - 12 µ beträgt und die ein Calciumbindevermögen von 20 - 200 mg Ca0/g wasserfreier Aktivsubstanz besitzen. Die gleiche Bedeutung ist den Produkten beizumessen, die mit den genannten in der Bedeutung von Kat, x, y und dem Calciumbindevermögen übereinstimmen und sich lediglich durch eine Partikelgröße von mehr als 25 µ bis 5 mm unterscheiden.
- Derartige Alkalialuminiumsilikate lassen sich in einfacher Weise synthetisch herstellen, z. B. durch Reaktion von wasserlöslichen Silikaten mit wasserlöslichen Aluminaten in Gegenwart von Wasser. Zu diesem Zweck können wäßrige Lösungen der Ausgangsmaterialien miteinander vermischt oder eine in festem Zustand vorliegende Komponente mit der anderen, als wäßrige Lösung vorliegenden Komponente, umgesetzt werden. Auch durch Vermischen beider, in festem Zustand vorliegenden Komponenten erhält man bei Anwesenheit von Wasser die gewünschten Aluminiumsilikate. Auch aus Al(OH)3, Al203 oder.Si02 lassen sich durch Umsetzen mit Alkalisilikat- bzw. Aluminatlösungen Alkalialuminiumsilikate herstellen. Schließlich bilden sich derartige Substanzen auch aus der Schmelze, jedoch erscheint dieses Verfahren wegen der erforderlichen hohen Schmelztemperaturen und der Notwendigkeit, die Schmelze in feinverteilte Produkte überführen zu müssen, wirtschaftlich weniger interessant.
- Die durch Fällung hergestellten oder nach anderen Verfahren in feinverteiltem Zustand in wäßrige Suspension überführten Alkalialuminiumsilikate können durch Erhitzen auf Temperaturen von 50 - 200°C vom amorphen in den gealterten bzw. in den kristallinen Zustand überführt werden. Das in wäßriger Suspension vorliegende, amorphe oder kristalline Alkalialuminiumsilikat läßt sich durch Filtration von der verbleibenden wäßrigen Lösung abtrennen und bei Temperaturen von z. B. 50 - 800°C trocknen. Je nach den Trocknungsbedingungen enthält das Produkt mehr oder weniger gebundenes Wasser. Wasserfreie Produkte erhält man bei 800°C. Bevorzugt sind jedoch die wasserhaltigen Produkte, insbesondere solche, wie sie bei Trocknung bei 50 - 400°C, insbesondere 50 - 200°C erhalten werden. Geeignete Produkte können auf ihr Gesamtgewicht bezogen z.B. Wassergehalte von ca. 2 - 30 % aufweisen, meist ca. 8 - 27 %.
- Zur Ausbildung der gewünschten geringen Teilchengrößen von 1 - 22 µ können bereits die Fällungsbedingungen beitragen, wobei man die miteinander vermischten Aluminat- und Silikatlösungen - die auch gleichzeitig in das Reaktionsgefäß geleitet werden können - starken Scherkräften aussetzt, indem man z.B. die Suspension intensiv rührt. Stellt man kristallisierte Alkalialuminiumsilikate her - diese werden erfindungsgemäß bevorzugt eingesetzt - , so verhindert man die Ausbildung großer, gegebenenfalls sich durchdringender Kristalle durch langsames Rühren der kristallisierenden Masse.
- .Trotzdem kann beim Trocknen eine unverwünschte Agglomeration von Kristallpartikeln eintreten, so daß es sich empfehlen kann, diese Sekundärteilchen in geeigneter Weise, z. B. durch Windaichten zu entfernen. Auch in gröberem Zustand anfallende Alkalialuminiumsilikate, die auf die gewünschte Korngröße gemahlen worden sind, lassen sich verwenden. Hierzu eignen sich z. B. Mühlen und/oder Windsichter bzw. deren Kombinationen.
- Bevorzugte Produkte sind z. B. synthetisch hergestellte kristalline Alkalialuminiumsilikate der Zusammensetzung


- Ferner lassen sich erfindungsgemäß auch solche feinteiligen wasserunlöslichen Alkalialuminiumsilikate verwenden, die in Gegenwart von wasserlöslichen anorganischen oder organischen Dispergiermitteln gefällt und gealtert bzw. kristallisiert worden sind. Derartige Produkte sind in technisch einfacherer Weise zugänglich. Als wasserlösliche organische Dispergiermittel eignen sich Tenside, nichttensidartige aromatische Sulfonsäuren und Verbindungen mit Komplexbildungsvermögen für Calcium. Die genannten Dispergiermittel können in beliebiger Weise vor oder während der Fällung in das Reaktionsgemisch eingebracht werden, sie können z. B. als Lösung vorgelegt oder in der Aluminat- und/oder Silikatlösung aufgelöst werden. Besonders gute Effekte werden erzielt, wenn das Dispergiermittel in der Silikatlösung gelöst wird. Die Menge des Dispergiermittels sollte wenigstens 0,05 Gew.-%, vorzugsweise 0,1 - 5 Gew.-% betragen, bezogen auf den gesamten Fällungsansatz. Zum Altern bzw. Kristallisieren wird das Fällungsprodukt 1/2 - 24 Stunden auf Temperaturen von 50 - 200°C erhitzt. Aus der Vielzahl brauchbarer Dispergiermittel sind z. B. Natriumlauryläthersulfat, Natriumpolyacrylat, Hydroxy- äthandiphosphonat und andere zu nennen.
- Eine in ihrer Kristallstruktur besondere Variante der erfindungsgemäß einzusetzenden Alkalialuminiumsilikate stellen Verbindungen der allgemeinen Formel

- Eine weitere Variante der erfindungsgemäß einzusetzenden feinteiligen, wasserunlöslichen Alkalialuminiumsilikate stellen Verbindungen der Formel
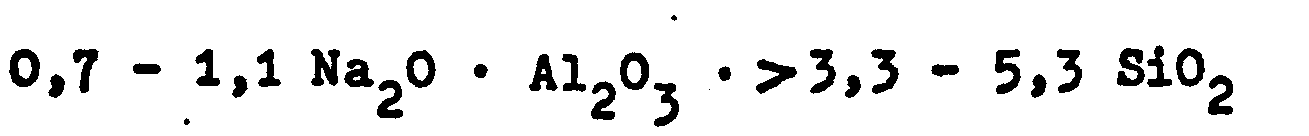

- Für die erfindungsgemäße Verwendung sind ferner Alkalialuminiumsilikate geeignet, die sich aus calciniertem (destrukturiertem) Kaolin durch hydrothermale Behandlung mit wäßrigem Alkalihydroxid herstellen lassen. Den Produkten kommt die Formel

- Marktgängige, geschlämmte Kaoline bestehen überwiegend aus dem Tonmineral Kaolinit mit der ungefähren Zusammensetzung Al2O3 . 2 SiO2. 2 H20, das eine Schichtstruktur aufweist. Um daraus durch hydrothermale Behandlung mit Alkalihydroxid zu den erfindungsgemäß zu verwendenden Alkalialuminiumsilikaten zu gelangen, ist zunächst eine Destrukturierung des Kaolins erforderlich, die am zweckmäßigsten durch zwei- bis vierstündiges Erhitzen des Kaolins auf Temperaturen von 500 bis 800°C erfolgt. Dabei entsteht aus dem Kaolin der röntgenamorphe wasserfreie Metakaolin. Außer durch Calcinierung läßt sich die Destrukturierung des Kaolins auch durch mechanische Behandlung (Mahlen) oder durch Säurebehandlung bewirken.
- Die als Ausgangsmaterial brauchbaren Kaoline sind helle Pulver von großer Reinheit; allerdings ist.ihr Eisengehalt mit ca. 2 000 bis 10 000 ppm. Fe wesentlich höher als die Werte von 20 bis 100 ppm. Fe bei den durch .Fällung aus Alkalisilikat- und Alkalialuminatlösungen hergestellten Alkalialuminiumsilikaten. Dieser höhere Eisengehalt in den aus Kaolin hergestellten Alkalialuminiumsilikaten ist nicht von Nachteil, da das Eisen in Form von Eisenoxid fest in das Alkalialuminiumsilikatgitter eingebaut ist und nicht herausgelöst wird. Bei der hydrothermalen Einwirkung von Natriumhydroxid auf destrukturiertes Kaolin entsteht ein Natriumaluminiumsilikat mit einer kubischen, Faujasit- ähnlichen Struktur. /11
- Erfindung3gemäß einsetzbare Alkalialuminiumsilikate lassen sich aus calciniertem (destrukturiertem) Kaolin auch durch hydrothermale Behandlung mit wäßrigem Alkalihydroxid unter Zusatz von Siliciumdioxid oder einer Siliciumdioxid liefernden Verbindung herstellen. Das dabei im allgemeinen erhaltene Gemisch von Alkalialuminiumsilikaten unterschiedlicher Kristallstruktur besteht aus sehr feinteiligen Kristallpartikeln, die einen Durchmesser kleiner als 20 µ aufweisen und sich meist zu 100 % aus Teilchen kleiner als 10 µ zusammensetzen. In der Praxis führt man diese Umsetzung des destrukturierten Kaolins vorzugsweise mit Natronlauge und Wasserglas durch. Dabei entsteht ein Natriumaluminiumsilikat J, das in der Literatur mit mehreren Namen, z. B. als Molekularsieb 13 X oder Zeolith NaX bezeichnet wird (vgl. 0. Grubner, P. Jiru und M. Rälek, "Molekularsiebe", Berlin 1968, S. 32, 85 - 89), wenn man den Ansatz bei der hydrothermalen Behandlung vorzugsweise nicht rührt, allenfalls geringe Scherenenergien einbringt, und mit der Temperatur vorzugsweise um 10 - 20°C unter der Siedetemperatur (ca. 1030C) bleibt. Das Natriumaluminiumsilikat J weist eine dem natürlich vorkommenden Faujasit ähnliche, kubische Kristallstruktur auf. Die Umwandlungsreaktion kann insbesondere durch Rühren des Ansatzes, durch erhöhte Temperatur (Siedehitze bei Normaldruck oder im Autoklaven) und höhere Silikatmengen, d. h. durch ein molares Ansatzverhältnis Si02 : Na2O von wenigstens 1, insbesondere 1,0 - 1,45, so beeinflußt werden, daß neben bzw. statt Natriumaluminiumsilikat J das Natriumaluminiumsilikat F entsteht. Das Natriumaluminiumsilikat F wird in der Literatur als "Zeolith P" oder "Typ B" bezeichnet (vgl. D.W. Breck, "Zeolite Molecular Sieves",
- New York 1974, S. 72). Das Natriumaluminiumsilikat F besitzt eine den natürlich vorkommenden Zeolithen Gismondin und Garronit ähnliche Struktur und liegt in Form äußerlich kugelig erscheinender Kristallite vor. Allgemein gilt, daß die Herstellungsbedingungen für das Natriumaluminiumsilikat F und für Gemische aus J und F weniger kritisch sind, als die für einen reinen Kristalltyp A.
- Die vorstehend beschriebenen Typen verschiedener Alkalialuminiumsilikate lassen sich außer in der feinteiligen Form mit Partikelgrößen von 0,1 - 25 µ ohne Schwierigkeiten auch in gröberer Form mit Partikelgrößen von mehr als 25 µ bis 5 mm herstellen. Dies kann entweder dadurch geschehen, daß man die Maßnahmen, die ein Kristallwachstum bzw. eine Agglomeratbildung verhindern, fortläßt oder daß man feinteilige Produkte nachträglich auf bekannte Weise in eine Granulatform überführt. Die ge- wünschte Partikelgröße läßt sich gegebenenfalls anschließend durch Mahlung und Windsichtung einstellen.
- Für die erfindungsgemäße Verwendung bei der Lederherstellung in Kombination mit Di- und/oder Tricarbonsäuren und/oder deren wasserlöslichen hydrolysierten Teilestern eignen sich ferner Aluminiumsilikate, bei denen in der vorgenannten Formel Kat ein Alkalimetallion und/oder ein zwei- und/oder dreiwertiges Kation ist, wobei Kat zu wenigstens 20 Mol-% aus Alkalimetallionen, vorzugsweise Natriumionen besteht, x eine Zahl von 0,7 - 1,5, n eine Zahl von 1 - 3, y eine Zahl von 0,8 - 6, .vorzugsweise 1,3 - 4 bedeuten, mit einer Partikelgröße von 0,1 µ bis 5 mm und einem Calciumbindevermögen von 20 - 200 mg Ca0/g wasserfreier Aktivsubstanz.
- Zur Herstellung von zwei- oder dreiwertige Kationen enthaltenden Aluminiumsilikaten kann man in einigen Fällen die vorstehend zur Herstellung der Alkalialuminiumsilikate genannten Reaktionen mit solchen Aluminaten oder Silikaten durchführen, die bereits entsprechende Kationen in Salzform enthalten. Im allgemeinen weraen entsprechende Aluminiumsilikate durch Ionenaustausch aus Alkalialuminiumsilikaten mit mehrwertigen Kationen, z.B. Calcium-, Magnesium-, Zink- oder Aluminiumionen in bekannter Weise erhalten.
- Beispiele für Aluminiumsilikate, bei denen die Alkalikationen teilweise durch mehrwertige Kationen, insbesondere Calcium-, Magnesium- oder Zinkionen ausgetauscht sind, können durch folgende Formeln angegeben werden:


- Weitere für die erfindungsgemäße Verwendung geeignete Aluminiumsilikate sind solche, bei denen in der vorgenannten Formel Kat ein Alkalimetallion und/oder ein zwei- und/oder ein dreiwertiges Kation, x eine Zahl von 0,5 - 1,8, y eine Zahl von 0,8 - 6, vorzugsweise 1,3 - 4, bedeuten, mit einer Partikelgröße von 0,1 p bis 5 mm und einem Calciumbindevermögen von 0 bis <20 mg CaO/g wasserfreier Aktivsubstanz.
- Zu den Aluminiumsilikaten dieser Gruppe zählen amorphe, kristalline, synthetische und natürliche Produkte. Sie lassen sich in einfacher Weise synthetisch herstellen, z.B. durch Reaktion von wasserlöslichen Silikaten mit wasserlöslichen Aluminaten in Gegenwart von Wasser, wie dies im Prinzip bereits in den vorstehenden Herstellungsverfahren beschrieben wurde. Als Beispiele für derartige Produkte lassen sich folgende Aluminiumsilikate nennen:

- Derartige Aluminiumsilikate können amorph oder kristallin und synthetischer oder natürlicher Herkunft sein. Sie lassen sich in einfacher Weise synthetisch herstellen, z.B. durch Reaktion von wasserlöslichen Silikaten mit . wasserlöslichen Aluminaten in Gegenwart von Wasser. Zu diesem Zweck können wäßrige Lösungen der Ausgangsmaterialien miteinander vermischt oder eine in festem Zustand vorliegende Komponente mit der anderen, als wäßrige Lösung vorliegenden Komponente, umgesetzt werden. Die Einführung mehrwertigerKationen kann nach literaturbekannten Verfahren durch Austausch von einwertigen Kationen, z.B. Natriumionen, gegen zwei- und dreiwertige Kationen wie Calcium-, Magnesium-, Zink- oder Aluminiumionen erfolgen. Die natürlichen Aluminiumsilikate können neben den erwähnten Kationen auch noch andere Kationen in schwankender, meist geringer Menge enthalten. Hierzu zählen z.B. Lithium-, Kalium-, Thallium-, Mangan-, Kobalt-, Nickelionen. In synthetischen Aluminiumsilikaten können als Kationen auch quartäre Stickstoffverbindungen, wie z.B. Ammoniumionen in wechselnder Menge enthalten aein. Das Ausmaß der Beladung der Aluminiumsilikate mit den erwähnten Kationen hängt weitgehend von der Größe der Selektivitätskoeffizienten ab. Vorteilhafterweise werden jedoch solche Aluminiumsilikate der angegebenen allgemeinen Zusammensetzung verwendet, bei denen in der allgemeinen Formel Kat ein Alkalimetallion, vorzugsweise ein Natriumion darstellt. Beispiele für derartige Produkte lassen sich durch nachstehende Formeln wiedergeben:

- Eine Suspension von 2 g Aluminiumsilikat (bezogen auf wasserfreie Aktivsubstanz) in 100 ml destilliertem Wasser wird unter Rühren im Laufe von 8 - 30 Minuten bei einer Temperatur von 22°C langsam mit 2 ml konzentrierter Ameisensäure versetzt. Bei einem erfindungs= gemäß verwendbaren Aluminiumsilikat muß sich nach der Gesamtzugabe der 2 ml Ameisensäure ein pH-Wert der Suspension oberhalb von 2,5, zwischen 2,5 und 5,5, vorzugsweise zwischen 3,5 und 4,5 ergeben. Werden diese pH-Werte bei der Titration erreicht, so liegt ein Aluminiumsilikat vor, das im Hinblick auf sein Säurebindungsvermögen für den erfindungsgemäßen Einsatz geeignet ist. ' Produkte, bei denen. nach dieser Methode ein pH-Wert außerhalb dieses Bereichs gefunden wird, besitzen entweder ein zu niedriges Säurebindevermögen oder eine zu hohe Alkalität und sind im erfindungsgemäßen Sinne nicht verwendbar. Für reine Neutralisationszwecke, die nicht Gegenstand vorliegender Erfindung sind, können auch stärker alkalische Aluminiumsilikate zum Einsatz gelangen.
- Das Ca-Bindevermögen kann in folgender Weise bestimmt werden:
- 1 1 einer wäßrigen, 0,594 g CaCl2 (= 300 mg CaO/l = 30° dH) enthaltenden und mit verdünnter NaOH auf einen pH-Wert von 10 eingestellten Lösung wird mit 1 g Aluminiumsilikat, berechnet als wasserfreies Produkt, versetzt. Dann wird die Suspension 15 Minuten lang bei einer Temperatur von 22°C kräftig gerührt. Nach Abfiltrieren des Aluminiumsilikates bestimmt man die Resthärte x des Filtrates. Daraus errechnet sich das Calciumbindevermögen in mg Ca0/g Aluminiumsilikat nach der Formel: (30-x). 10.
- Die Gerbung von Pelzfellen und Leder wird in der üblichen Weise durchgeführt. Pickel und Gerbung können in bekannter Weise miteinander kombiniert warden. Anschließend kann eine Fettung des Leders erfolgen. Bei der Chromgerbung werden etwa 10 bis 50 g/l Aluminiumsilikat, bezogen auf wasserfreies Produkt, in der Gerbflotte eingesetzt. Die Di- und Tricarbonsäuren, bzw. deren wasserlösliche hydrolysierbare Teilester werden in der Gerbflotte in einer Menge von 1 bis 20 g/l eingesetzt. Vorzugsweise kommen Adipinsäure und Glutarsäure, bzw. deren Teilester in Betracht. Der Säurezusatz kann auch bereits im Pickel erfolgen, die Menge beträgt dann gleichfalls etwa 1 bis 20 g/1 Flotte. Darüber hinaus werden sowohl in der Gerbflotte wie im Pickel die üblichen Wirk- und Hilfsstoffe, z.B. anionische, kationische oder nichtionische Tenside, Chromsalze etc. eingesetzt.
- Bei dem erfindungsgemäßen Verfahren kann die Konzentration der Chromsalze in der Gerbflotte um 25 - 50 % gegenüber den normalen Gerbverfahren herabgesetzt werden.
- In einem Gefäß von 15 1 Inhalt wurde die Aluminatlösung unter starkem Rühren mit der Silikatlösung versetzt. Gerührt wurde mit einem Rührer mit Dispergierscheibe bei 3 000 Umdrehungen/min. Beide Lösungen hatten Raumtemperatur. Es bildete sich unter'exothermer Reaktion als Primärfällungsprodukt ein röntgenamorphes Natriumaluminiumsilikat. Nach 10 Minuten langem Rühren wurde die Suspension des Fällungsproduktes in einen Kristallisationsbehälter überführt, wo sie 6 Stunden bei 90°C unter Rühren (250 Umdrehungen/min.) zum Zwecke der Kristallisation verblieb..Nach Absaugen der Lauge vom Kristallbrei und Nachwaschen mit entionisiertem Wasser, bis das ablaufende Waschwasser einen pH-Wert von ca.10 aufwies, wurde der Filterrückstand getrocknet. Die Wassergehalte wurden durch einstündiges Erhitzen der vorgetrockneten Produkte auf 800°C bestimmt. Die bis zum pH-Wert von. ca. 10 gewaschenen bzw. neutralisierten und dann getrockneten Natriumaluminiumsilikate wurden anschließend in einer Kugelmühle gemahlen. Die Korngrößenverteilung wurde mit Hilfe einer Sedimentationswaage bestimmt.
-


- Kristallisationsgrad: voll kristallin. Calciumbindevermögen: 170 mg Ca0/g Aktivsubstanz.
- Bei der durch Sedimentationsanalyse bestimmten Teilchengrößenverteilung ergab sich das Teilchengrößenmaximum bei 3 - 6 µ.
-


-


- Es wurde zunächst das Natriumaluminiumsilikat C hergestellt. Nach Absaugen der Mutterlauge und Waschen der Kristallmasse mit entmineralisiertem Wasser bis zum pH-Wert 10 wurde der Filterrückstand in 6,1 1 einer 25 %igen KCl-Lösung aufgeschlämmt. Die Suspension wurde kurzzeitig auf 80 - 90°C erhitzt; dann wurde abgekühlt und wieder abfiltriert und gewaschen.

-

-


-

- Zur Aktivierung des natürlichen Kaolins wurden Proben von 1 kg 3 Stunden lang auf 700°C im Schamottetiegel erhitzt. Dabei wandelte sich der kristalline Kaolin A12 0 3 . 2 SiO2 · 2 H20 in den amorphen Metakaolin Al2O3 · 2 SiO2 um.
- In einem Rührgefäß wurde Alkalilauge vorgelegt und der calcinierte Kaolin bei Temperaturen zwischen 20 und 100°C eingerührt. Die Suspension wurde unter Rühren auf die Kristallisationstemperatur von 70 bis 100°C gebracht und bei dieser Temperatur bis zum Abschluß des Kristallisationsvorganges gehalten. Anschließend wurde die Mutterlauge abgesaugt und der Rückstand mit Wasser gewaschen, bis das ablaufende Waschwasser einen pH-Wert von 9 bis 11 aufwies. Der Filterkuchen würde getrocknet und anschließend zu einem feinen Pulver zerdrückt, bzw. es wurde zur Entfernung der beim Trocknen entstandenen Agglomerate gemahlen. Dieser Mahlprozeß entfiel, wenn der Filterrückstand feucht weiterverarbeitet wurde oder wenn die Trocknung über einen Sprühtrockner oder Stromtrockner vorgenommen wurde. Die hydrothermale Behandlung des calcinierten Kaolins kann auch nach einer kontinuierlichen Arbeitsweise durchgeführt werden.
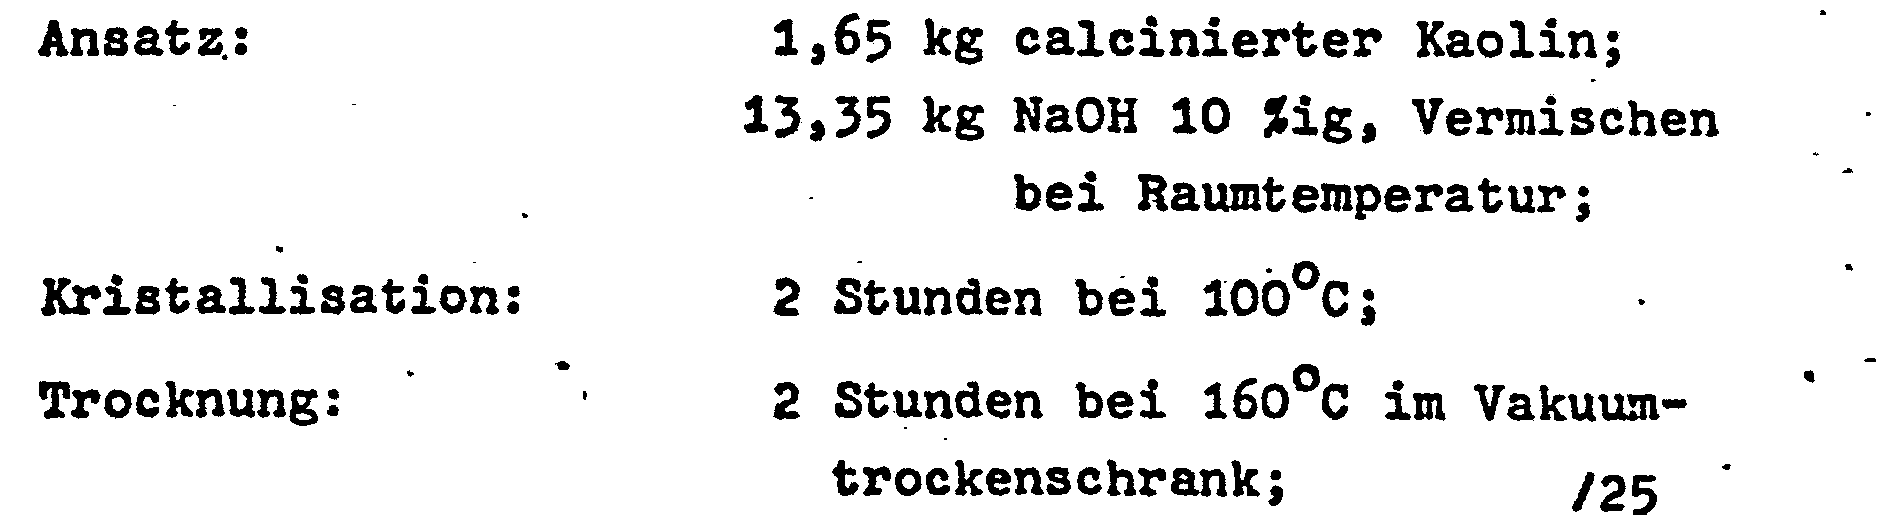

- Die Destrukturierung des Kaolins und die hydrothermale Behandlung erfolgte in analoger Weise wie bei H angegeben.

- 50 kg des pulverförmigen kristallinen getrockneten Alkalialuminiumsilikats A wurden in einem 300-1-Rührbehälter mit 180 1 Wasser aufgeschlämmt und mit 25 %iger Salzsäure auf einen pH-Wert von 6 eingestellt. Diese Suspension wurde 40 Minuten lang mäßig stark gerührt. Dann trennte man das Alumosilikat auf einem Vakuumfilter ab und wusch den Filterkuchen 3 x mit je 20 1 Wasser aus. Das Alumosilikat wurde in einem Trockenschrank bei 105°C 10 Stunden lang getrocknet.
- Dieses so getrocknete Alumosilikat wurde mit 10 kg Bentonit und mit 20,1 kg Wasser, das mit 25 %iger Salzsäure auf einen pH-Wert von 6 eingestellt war, versetzt und in einem 100 kg "Lödige"-Mischer (SchaufelMischer der Firma Lödige) 20 Minuten lang homogenisiert. Unter weiterem Mischen wurde durch allmähliche Zugabe von 13,5 kg weiterem, ebenfalls auf einen pH-Wert von 6 eingestelltem Wasser innerhalb von weiteren 8 Minuten die Granulat-Bildung herbeigeführt.
- Das Granulat wurde in einem Trockenschrank 60 Minuten lang bei 150°C getrocknet und durch anschließendes Erhitzen (15 Minuten bei 780°C) verfestigt.
- Zur Bestimmung des Austauschvermögens wurde 1 g Granulat in 500 ml Trinkwasser von 16° dH 5 Minuten gekocht. Anschließend wurde in einer filtrierten Probe des behandelten Wassers nach dem Abkühlen die Resthärte titrimetrisch bestimmt.
- Das Calciumbindevermögen des Produktes betrug 120 mg Ca0/g Aktivsubstanz. Die Korngröße betrug 0,08 bis 2 mm. Bei Verwendung eines Eirich-Turbo-Mischers (Teller/ Turbo-Mischer der Firma Eirich) waren die erforderlichen Homogenisier- und Granulier-Zeiten kürzer. Verfuhr man wie vorstehend zur Herstellung des Natriumaluminiumsilikats A in Granulatform beschrieben, war die Homogenisierung und die Granulat-Bildung schon nach insgesamt 5 Minuten (statt nach 28 Minuten beim Schaufelmischer) beendet. Nach einer Trocknung von 15 Minuten bei 100°C und Calcinieren von 5 Minuten bei 800°C in einem Umluft-Muffelofen wurde ein Granulat erhalten, das gutes Austauschvermögen, gute Heißwasserbeständigkeit und Kornfestigkeit aufwies.
- Das Calciumbindevermögen des Produktes betrug 110 g Ca0/g Aktivsubstanz. Die Korngröße betrug 0,08 bis 2 mm.
- In entsprechender Weise lassen sich andere Granulate von Alkalialuminiumsilikaten mit Partikelgrößen von mehr als 25 µ bis 5 mm herstellen, wenn man Alkalialuminiumsilikate der Typen B - J des Hauptpatentes gemäß den vorstehenden Herstellungsangaben behandelt.
- Ein entsprechend den Angaben bei Alkalialuminiumsilikat C hergestelltes Produkt der Zusammensetzung 0,98 Na20 . Al2O3 · 1,96 SiO2 · 4,2 H2O wurde in einer Calciumchlorid enthaltenden Lösung aufgeschlämmt. Unter exothermer Reaktion wurde Natrium gegen Calcium ausgetauscht. Nach 15 Minuten Reaktionszeit wurde abfiltriert und gewaschen. Die Trocknung erfolgte durch Heißzerstäubung einer 40 %igen Suspension bei einer Zerstäubungstemperatur von 198 - 250°C. Das erhaltene Produkt wies folgende Kenndaten auf:

- Alumosilikat der Zusammensetzung 0,89 Na20 . Al2O3 · 2,65 Si02 . 6 H20 wurde in einer Magnesiumchlorid ent- haltenden Lösung aufgeschlämmt. Nach 30 Minuten Reaktionszeit bei 80 - 90°C wurde abfiltriert und gewaschen. Die Trocknung wurde als Hordentrocknung während 16 Stunden bei 100°C durchgeführt. Das erhaltene Produkt besaß folgende Kennzahlen:

- Ein röntgenamorphes Alumosilikat der Zusammensetzung 1,03 Na20 . Al2O3 · 2,14 Si02 . 5,8 H20 wurde in der bei Alumosilikat M beschriebenen Weise in einer Zinksulfat enthaltenden Lösung behandelt, anschließend gewaschen und unter milden Bedingungen getrocknet. Das erhaltene Produkt besaß folgende Kenndaten:

- 50 kg des Alumosilikates L wurden in einem 300-1-Rührbehälter mit 180 1 Wasser aufgeschlämmt und mit 25 %iger Salzsäure auf einen pH-Wert von 6 eingestellt. Die Suspension wurde 40 Minuten lang mäßig stark gerührt. Danach wurde das Alumosilikat abfiltriert, mehrmals mit Wasser ausgewaschen und 10 Stunden lang bei 105°C getrocknet. Das getrocknete Alumosilikat wurde mit 10 kg Bentonit und 20 1 Wasser, das mit 25 %iger Salzsäure auf einen pH-Wert von 6 eingestellt war, versetzt und in einem 100-kg-Schaufelmischer 20 Minuten lang homogenisiert. Unter Rühren wurde durch allmähliche Zugabe von auf einen pH-Wert von 6 eingestellten 13,5 1 Wasser innerhalb von weiteren 8 Minuten die Granulat-Bildung herbeigeführt. Das Granulat wurde 60 Minuten lang bei 150°C getrocknet und durch anschließendes Erhitzen während 15 Minuten auf 780°C verfestigt. Die Korngrößenverteilung des so gewonnenen Alumoailikats O lag bei 1 bis 2 mm.
- In einem Gefäß von 1,5 1 Inhalt wurden 80 g einer 15 %igen Lösung von Hexadecyltrimethylammoniumchlorid und 140 g eines 35 %igen Natriumsilikats (Na2O: SiO2 = 1 : 3,4), gelöst in 550 ml entionisiertem Wasser, vorgelegt. Unter kräftigem Durchmischen wurden 46 g Natriumaluminat (38 % Na20, 52 % Al2O3), gelöst in 150 ml Wasser und unmittelbar anschließend 43,9 g MgS04 . 7 H20, gelöst in 100 g Wasser, zugesetzt. Nach 3 Stunden langem Rühren wurden das gebildete Produkt abfiltriert, mit Wasser gewaschen und der Filterrückstand 35 Stunden bei 100 Torr und 80°C getrocknet. Das erhaltene Produkt besaß folgende Kenndaten:

- In einem Gefäß von 1,5 1 Inhalt wurden 142,9 g 35 %iges-Natriumsilikat (Na20 : Si02 = 1 : 3,4), gelöst in 507,4 g Wasser, vorgelegt und mit 48,3 g Natriumaluminat (38 % Na2O, 52 % Al2O3), gelöst in 150 g Wasser, unter Rühren versetzt. Anschließend wurden 42,4 g Al2 (SO4)3. 18 H20, gelöst in 100 g Wasser, dazugegeben und nach 10-minütigem Rühren 8 g Natriumdodecylbenzolsulfonat, 50 %ig, zugesetzt. Nach weiterem Rühren während 160 Minuten wurde die Suspension wie bei Alumosilikat P weiterverarbeitet. Das erhaltene Produkt der Zusammensetzung 1,0 Na20 . Al2O3 · 2,1 SiO2 ..4,1 H20 mit 2,1 % Natriumdodecylhenzolsulfonat, mit einem Ca-Bindevermögen von 128 mg CaO/g Aktivsubstanz und einem mittleren Teilchendurchmesser von 19 µ wurde bei 60°C 30 Minuten lang mit einer verdünnten Aluminiumsulfatlösung behandelt. Nach Filtration, Waschen und anschließender Trocknung bei 80 Torr und 100°C während 6 Stunden wurde der Feststoff gemahlen. Das erhaltene Produkt besaß folgende Kenndaten:

- Die Herstellung der Aluminiumsilikate, bei denen in der vorgenannten Formel Kat ein Alkalimetallion und/oder ein zwei- und/oder dreiwertiges Kation, x eine Zahl von 0,5 - 1,8 bedeuten, die Partikelgröße 0,1 µ bis 5 mm und einmal y eine Zahl von 0,8 - 6 und das Calciumbindevermögen 0 bis <20 mg CaO/g und zum anderen y eine Zahl von>6 bis 50 und das Calciumbindevermögen 0 bis 200 mg Ca0/g wasserfreier Aktivsubstanz beträgt, kann prinzipiell in der gleichen Weise erfolgen, wie dies in den vorstehend beschriebenen Herstellungsverfahren angegeben ist. Darüber hinaus handelt es sich bei einem Teil der Produkte um natürlich vorkommende Aluminiumsilikate.
- In einem Gefäß von 15 1 Inhalt wurde eine Aluminatlösung der Zusammensetzung 0,84 kg NaA102, 0,17 kg NaOH, 1,83 kg H20 mit 7,16 kg einer Natriumsilikatlösung (8,0 % Na20, 26,9 % SiO2, 65,1 % H20) versetzt. Gerührt wurde mit einem Balkenrührer bei 300 Umdrehungen/min. Beide Lösungen hatten Raumtemperatur. Es bildete sich als Primärfällungsprodukt ein röntgenamorphes Natriumaluminiumsilikat. Nach 10 Minuten langem Rühren wurde die Suspension des Fällungsproduktes in einem Kristallisationsbehälter überführt, wo sie bei 150°C unter kräftigem Rühren (500 Umdrehungen/min.) zum Zwecke der Kristallisation 8 Stunden verblieb. Nach Absaugen der Lauge vom Kristallbrei und Nachwaschen mit Wasser,bis das ablaufende Waschwasser einen pH-Wert von ca. 11 aufwies, wurde eine ca. 36 %ige Suspension des gewaschenen Produkts durch Heißzerstäubung getrocknet. Das erhaltene Produkt, es handelt sich um einen synthetischen kristallinen Zeolith (Analcit), besaß folgende Kenndaten:

- Die Herstellung.erfolgte analog den Angaben bei Aluminiumsilikat R, wobei für die Fällung 6,91 kg Aluminat (18,0 % Na20, 11,2 % Al2O3, 70,8 %. H20) und 3,09 kg Silikat (8,0 % Na20, 26,9 % Si02, 65,1 % H20) eingesetzt wurden. Die Kristallisation des Fällungsproduktes wurde 4 Stunden lang bei 100°C durchgeführt. Nach dem Auswaschen wurde der Filterkuchen 24 Stunden bei 100°C getrocknet und anschließend zu einem feinen Pulver zerdrückt. Das erhaltene Produkt, ein feldspatoider Hydrosodalith, besaß folgende Kenndaten:

- Zur Herstellung des Calciumionen enthaltenden Aluminiumsilikats wurde die 44 %ige Aufschlämmung eines kristallinen Natriumaluminiumsilikats der Zusammensetzung 1,05 Na20 . Al2O3 · 1,93 Si02 mit einer konzentrierten Calciumchloridlösung umgesetzt. Nach Abfiltrieren des zu ca. 70 % mit Calcium beladenen Produktes wurde dieser Vorgang bei 60°C wiederholt. Das erhaltene Produkt wies nach der Trocknung folgende Kenndaten auf:

- Zur Herstellung des Magnesiumionen enthaltenden Aluminiumsilikats wurde eine 40 %ige Aufschlämmung eines kristallinen Natriumaluminiumsilikats der Zusammensetzung 0,92 Na20 . Al2O3 · 2,39 SiO2 mit einer konzentrierten Magnesiumsulfatlösung bei 80 - 90°C während 30 Minuten umgesetzt. Nach Abfiltrieren des mit Magnesium .beladenen Produktes wurde die Behandlung nochmals wiederholt. Das erhaltene Produkt wies nach der Trocknung folgende Kenndaten auf:
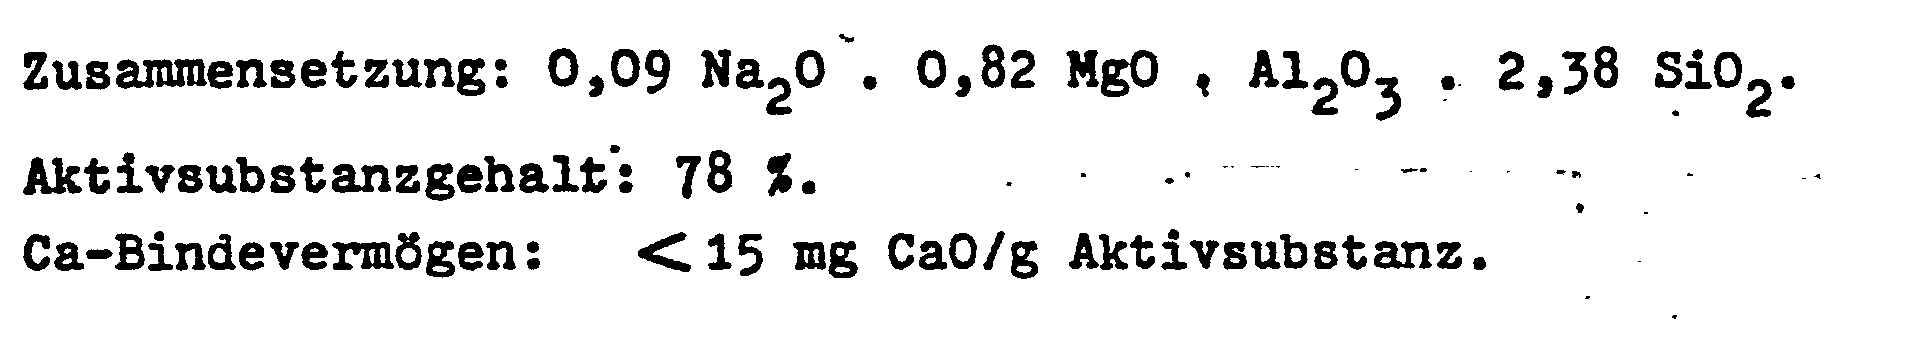
- Bei diesem Aluminiumsilikat handelt es sich um einen synthetischen Zeolith (Mordenit), bei dem gemäß der vorgenannten Formel y einen Wert >6 aufweist. Die Herstellung derartiger Aluminiumsilikate ist in der Monographie von Donald W. Breck, Zeolite, Molecular Sieves, Verlag John Wiley & Sons, N.Y., näher beschrieben. Die Herstellung des synthetischen Mordenits erfolgt aus den Reaktionskompcnenten Natriumaluminat und Kieselsäure bei Temperaturen zwischen 265 - 295°C, während 2 - 3 Tagen und liefert ein Produkt folgender Zusammensetzung:

- Handelsübliches amorphes Aluminiumsilikat, Typ "Zeolex 23 A" der Firma Huber Corp.

- Handelsübliches amorphes Aluminiumsilikat, Typ "Zeolex 35 P" der Firma Huber Corp.
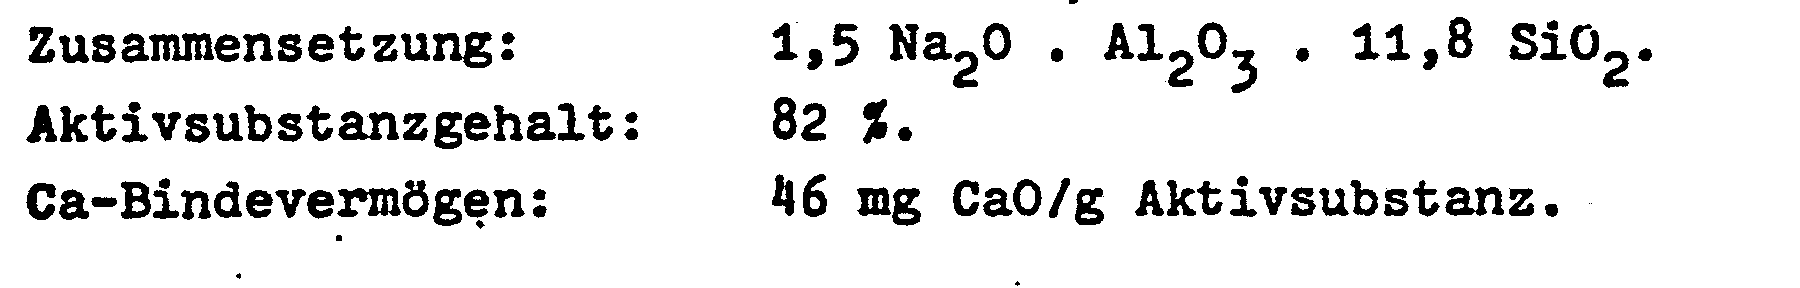
- Handelsübliches amorphes Aluminiumsilikat Typ "Silteg P 820" der Firma Degussa.

- Natürlicher Zeolith (Clinoptilolite), wie er in großen Mengen im Tagebau im Westen der USA gewonnen wird.

- Weitere Beispiele für erfindungsgemäß einsetzbare natürliche Aluminiumsilikate, bei denen gemäß vorgenannter Formel y einen Wert >6 besitzt, stellen die nachfolgenden handelsüblichen Produkte der Firma The Anaconda Comp., Denver, USA dar:
-

- In üblicher Weise geäscherte, entkälkte und gebeizte Rindsblößen werden nach kurzem Spülen bei 20°C in folgender Weise gepickelt (Pickel und Gerbung gemeinsam):
- Die Blößen werden mit
- 100 % Wasser,
- 7 % Kochsalz
bei 20°C im Faß 10 Minuten laufen gelassen. Anschließend erfolgt ein Zusatz von - 0,5 % technischer Adipinsäure,
- 0,7 % Schwefelsäure (96 %ig)
und weitere Laufzeit von 2 Stunden. Danach werden die Blößen über Nachtim Bad stehen gelassen (pH 3,8 im Blößenquerschnitt). Nach einer nochmaligen Laufzeit von 30 Minuten erfolgt ohne Flottenwechsel ein Zusatz von - 2 % eines elektrolytbeständigen Fettungsmittels auf Basis sulfitierter natürlicher öle,
- 1 % eines Emulgators auf anionischer Tensidbasis, z.B. Ammoniumsalz eines C12-C18-Alkylsuifats
und weitere Laufzeit von 30 Minuten. Danach werden - 6 % eines basischen Chromgerbsalzes, z.B. Chromosal B der Firma Bayer AG
zugegeben und 90 Minuten laufen gelassen. Im Anschluß erfolgt eine Zugabe von - 3 % Aluminiumsilikat A,
wonach nochmals.4 Stunden im Faß behandelt wird. An die Stelle des Aluminiumsilikats A können mit gleich gutem bzw. annähernd gleich gutem Effekt die vorgenannten Aluminiumsilikate B bis Z treten. Der End-pH-Wert der Flotte beträgt 4,1 - 4,2. Der Restchromgehalt der Flotte beträgt 0,3 bis 0,9 g/1 Chromoxid. Wird die Gerbung nach herkömmlichen Chromgerbverfahren vorgenommen, beträgt der Restchromgehalt dagegen 7 - 11 g/1 Chromoxid. - Die Prozentzahlen beziehen sich beim Pickel auf Pickelgewicht und bei der Gerbung auf Blößengewicht.
- Nach Fertigstellung erhält man tuchartig weiche, gleichmäßig durchgegerbte Leder mit einem Chromgehalt entsprechend 4,0 % Chromoxid, bezogen auf 0 % Wassergehalt der Leder.
- In üblicher Weise geäscherte, entkalkte und gebeizte Rindsblößen werden nach kurzem Spülen bei 20°C in folgender Weise weiterbehandelt (Pickel und Gerbung gemeinsam):
- Die Blößen werden mit
- 100 % Wasser,
- 7 % Kochsalz
bei 22°C im Faß 10 Minuten laufen gelassen. Anschließend erfolgt ein Zusatz von - 0,8 % eines Gemisches technischer aliphatischer Dicarbonsäuren,
- 0,7 % Schwefelsäure (96 %ig)
und weitere Laufzeit von 2 Stunden. Danach werden die Blößen über Nachtim Bad stehen gelassen (pH 3,7 im Blößenquerschnitt). Nach einer nochmaligen Laufzeit von 30 Minuten erfolgt ohne Flottenwechsel ein Zusatz von - 0,5 % eines Emulgators auf anionischer Tensidbasis, z.B. Ammoniumsalz eines C12-C18-Alkylsulfats
und weitere Laufzeit von 30 Minuten. Danach werden, - 6 % eines basischen Chromgerbstoffs (Basizität 33 % = 1,75 % Chromoxid), z.B. Chromosal B der Firma Bayer AG
zugegeben und 90 Minuten laufen gelassen. Im Anschluß erfolgt eine Zugabe von - 3 % Aluminiumsilikat H,
wonach nochmals 90 Minuten unter langsamem Aufheizen auf 35 - 40°C behandelt wird. - An die Stelle des Aluminiumsilikats H können mit gleich gutem, bzw. annähernd gleich gutem Effekt die vorgenannten Aluminiumsilikate A - G.und J - Z treten.
- Der End-pH-Wert der Flotte beträgt 4,1 - 4,3. Der Restchromgehalt der Flotte beträgt 0,2 - 0,9 g/1 Chromoxid. Dagegen liegt der Restchromgehalt bei einem herkömmlichen Gerbverfahren zwischen 7 und 11 g/1 Chromoxid.
- Nach Fertigstellung erhält man ein weiches, volles und griffiges Oberleder mit einem Chromgehalt von 4,3 % Chromoxid,.bezogen auf 0 % Wassergehalt der Leder.
- In üblicher Weise geäscherte und entkälkte Rindsblößen einer Blößenstärke von 1,6 - 1,8 mm werden 15 Minuten mit Wasser bei 35°C gespült. Zur Durchführung der Beize werden die Blößen mit
- 200 % Wasser,
- 1,5 % Ammoniumsulfat,
- 0,3 % Essigsäure
30 Minuten bei 35°C im Faß gewalkt. Nach Zugabe von - 1 % einer handelsüblichen Enzymbeize, z.B. Oropon 0 der Fa. Röhm,
wird 60 Minuten lang weiter gewalkt. Der pH-Wert in der Haut liegt bei 7,8 - 8,0. Anschließend wird 15 Minuten mit Wasser bei 22°C gespült und zur Pickelbehandlung mit - 100 % Wasser,
- 8 % Kochsalz
zunächst 10 Minuten bei 22°C laufen gelassen, danach unter weiterem Zusatz von - 0,9 % Natriumsalz des Methylhalbesters der technischen Glutarsäure,
- 0,8 % Schwefelsäure (96 %ig)
noch 2 Stunden im Faß laufen gelassen. Der pH-Wert in der Haut beträgt 3,5. - Zur nachfolgenden Gerbung wird mit
- 2 % eines handelsüblichen elektrolytbeständigen Fettungsmittels, z.B. Chlorparaffinsulfonat,
zunächst 30 Minuten im Faß behandelt, nach Zugabe von - 1,5 % Chromoxid in Form eines handelsüblichen basischen Chromgerbsalzes, z.B. Chromosal B, Bayer AG,
weitere 2 1/2 Stunden und nach Zugabe von - 2,6 % Aluminiumsilikat K
nochmals 4 Stunden laufen gelassen. An die Stelle des Aluminiumsilikats K können mit gleich gutem, bzw. annähernd gleich gutem Effekt die vorgenannten Aluminiumsilikate A - J und L - Z treten. - Der End-pH-Wert der Flotte beträgt 4,0 - 4,2. Der Restchromgehalt der Flotte beträgt 0,2 - 0,8 g/1 Chromoxid gegenüber einem Restchromgehalt von 7 - 11 g/l Chromoxid bei herkömmlichen Gerbverfahren.
- Nach üblicher Fertigstellung erhält man ein weiches, griffiges Möbelleder guter Qualität mit einem Chromgehalt entsprechend 4,2 % Chromoxid, bezogen auf 0 % Wassergehalt der Leder.
- In üblicher Weise geäscherte und entkälkte, ungespaltene Rindsblößen einer Blößenstärke von über 4 mm werden 15 Minuten mit Wasser bei 35°C gespült. Zur Durchführung der Beize werden die Blößen mit
- 200 % Wasser,
- 2 % Ammoniumsulfat,
- 0,5 % Essigsäure
45 Minuten bei 35°C im Faß gewalkt. Nach Zugabe von - 0,5 % einer handelsüblichen Enzymbeize, z. B. Oropon 0, Fa. Röhm,
wird 30 Minuten weiter gewalkt. Der pH-Wert der Haut liegt bei 8,0. Anschließend wird 15 Minuten mit Wasser bei 22°C gespült und zur Pickelbehandlung mit - 100 % Wasser,
- 8 % Kochsalz
zunächst 10 Minuten bei 22°C laufen gelassen, danach unter weiterem Zusatz von - 1,0 % Natriumsalz des Adipinsäuremethylhalbesters,
- 0,6 % Schwefelsäure (96 %ig)
noch 2 Stunden im Faß laufen gelassen. Der pH-Wert der Häute liegt bei 3,6. - Zur nachfolgenden Gerbung wird mit
- 1,5 % Chromoxid in Form eines handelsüblichen basischen Chromgerbsalzes,' z.B. Chromosal B, Bayer AG,
weitere 4 Stunden und nach Zugabe von - 1,5 % Aluminiumsilikat P
- Der Restchromgehalt der Flotte beträgt 0,2 - 0,7 g/l Chromoxid gegenüber einem Restchromgehalt von 7 - 11 g/l Chromoxid bei herkömmlichen Gerbverfahren.
- Nach üblicher Fertigstellung erhält man Oberleder normaler Qualität mit einem Chromgehalt entsprechend 4,1 % Chromoxid, bezogen auf 0 % Wassergehalt der Leder.
- In üblicher Weise geäscherte, entkälkte und gebeizte Rindsblößen werden nach kurzem Spülen bei 20°C in folgender Weise gepickelt (Pickel und Gerbung gemeinsam):
- Die Blößeu werden mit
- 100 % Wasser,
- 7 % Kochsalz
bei 20°C im Faß 10 Minuten laufen gelassen. Anschließend erfolgt ein Zusatz von - 0,6 % Glutarsäure,
- 0,7 % Schwefelsäure (96 %ig)
und weitere Laufzeit von 2 Stunden. Danach werden die Blößen über Nacht im Bad stehen gelassen (pH 3,8 im Blößenquerschnitt). Nach einer nochmaligen Laufzeit von 30 Minuten erfolgt ohne Flottenwechsel ein Zusatz von - 2 % eines elektrolytbeständigen Fettungsmittels auf Basis sulfitierter natürlicher öle,
- 1 % eines Emulgators auf anionischer Tensidbasis, z.B. Ammoniumsalz eines C12-C18-Alkylsulfats
und weitere Laufzeit von 30 Minuten. Danach werden - 6 % eines basischen Chromgerbsalzes, z.B. Chromosal B der Firma Bayer AG,
zugegeben und 90 Minuten laufen gelassen. Im Anschluß erfolgt eine Zugabe von - 3 % Aluminiumsilikat N,
- Der Restchromgehalt der Flotte beträgt 0,2 - 0,8 g/l Chromoxid gegenüber einem Restchromgehalt von 7 - 11 g/l Chromoxid bei herkömmlicher Chromgerbung.
- Nach üblicher Fertigstellung erhält man tuchartig weiche, gleichmäßig durchgegerbte Leder mit einem Chromgehalt entsprechend 4,2 % Chromoxid, bezogen auf 0 % Wassergehalt der Leder.
- In üblicher Weise geäscherte und entkälkte Rindsblößen einer Blößenstärke von 1,6 - 1,8 mm werden 15 Minuten mit Wasser bei 35°C gespült. Zur Durchführung der Beize werden die Blößen mit
- 200 % Wasser,
- 1,5 % Ammoniumsulfat,
- 0,3 % Essigsäure
30 Minuten bei 35°C im Faß gewalkt. Nach Zugabe von - 1 % einer handelsüblichen Enzymbeize, z.B. Oropön 0 der Fa. Röhm,
wird 60 Minuten lang weiter gewalkt. Der pH-Wert in der Haut liegt bei 7,8 - 8,0. Anschließend wird 15 Minuten mit Wasser bei 22°C gespült und zur Pickelbenandlung mit - 100 % Wasser,
- 8 % Kochsalz
zunächst 10 Minuten bei 22°C laufen gelassen, danach unter weiterem Zusatz von - 0,9 % Natriumsalz des Glutarsäureisopropylhalbesters,
- 0,8 % Schwefelsäure (96 %ig)
noch 2 Stunden im Faß laufen gelassen. Der pH-Wert in der Haut beträgt 3,5. - Zur nachfolgenden Gerbung wird mit
- 2 % eines handelsüblichen elektrolytbeständigen Fettungsmittels, z.B. Chlorparaffinsulfonat,
zunächst 30 Minuten im Faß behandelt, nach Zugabe von - 1,5 % Chromoxid in Form eines handelsüblichen basischen Chromgerbsalzes, z. B. Chromosal B, Bayer AG,
weitere 2 1/2 Stunden und nach Zugabe von - 2,6 % Aluminiumsilikat D
- Der End-pH-Wert der Flotte beträgt 4,0 - 4,2. Der Restchromgehalt der Flotte beträgt 0,2 - 0,7 g/l Chromoxid gegenüber einem Restchromgehalt von 7 - 11 g/1 Chromoxid bei herkömmlichen Gerbverfahren.
- Nach üblicher Fertigstellung erhält man ein weiches, griffiges Möbelleder guter Qualität mit einem Chromgehalt entsprechend 4,1 % Chromoxid, bezogen auf 0 % Wassergehalt der Leder.
nochmals 3 Stunden laufen gelassen. Die Leder werden in der Flotte über Nachtstehen gelassen und ab und zu bewegt. An die Stelle des Aluminiumsilikats P können mit gleich gutem, bzw. annähernd gleich gutem Effekt die vorgenannten Aluminiumsilikate A - 0 und Q - Z treten.
wonach nochmals 4 Stunden im Faß behandelt wird. An die Stelle des Aluminiumsilikats N können mit gleich gutem, bzw. annähernd gleich gutem Erfolg die vorgenannten Aluminiumsilikate A - M und 0 - Z treten.
nochmals 4 Stunden laufen gelassen. An die Stelle des Aluminiumsilikats D können mit gleich gutem, bzw. annähernd gleich gutem Effekt die vorgenannten Aluminiumsilikate A - C und E - Z treten.
Claims (15)

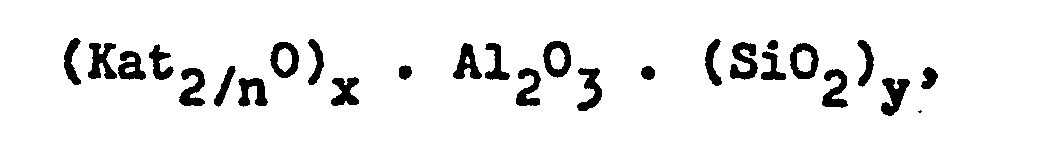
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| DE19782822072 DE2822072A1 (de) | 1978-05-20 | 1978-05-20 | Verwendung wasserunloeslicher aluminiumsilikate bei der lederherstellung |
| DE2822072 | 1978-05-20 |
Publications (3)
| Publication Number | Publication Date |
|---|---|
| EP0005546A2 true EP0005546A2 (de) | 1979-11-28 |
| EP0005546A3 EP0005546A3 (en) | 1979-12-12 |
| EP0005546B1 EP0005546B1 (de) | 1982-06-23 |
Family
ID=6039821
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| EP79101513A Expired EP0005546B1 (de) | 1978-05-20 | 1979-05-17 | Verwendung wasserunlöslicher Aluminiumsilikate bei der Chromgerbung von Leder |
Country Status (14)
| Country | Link |
|---|---|
| US (1) | US4221564A (de) |
| EP (1) | EP0005546B1 (de) |
| JP (1) | JPS54154501A (de) |
| KR (1) | KR840002218B1 (de) |
| BR (1) | BR7903084A (de) |
| CA (1) | CA1121109A (de) |
| DE (1) | DE2822072A1 (de) |
| ES (1) | ES480706A1 (de) |
| HU (1) | HU180777B (de) |
| MX (1) | MX158184A (de) |
| NZ (1) | NZ190493A (de) |
| PL (1) | PL115247B1 (de) |
| TR (1) | TR20107A (de) |
| YU (1) | YU42096B (de) |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE2831846A1 (de) * | 1978-07-20 | 1980-02-07 | Henkel Kgaa | Verwendung wasserunloeslicher aluminiumsilikate bei der lederherstellung |
| WO1998014620A1 (fr) * | 1996-10-03 | 1998-04-09 | Beaud-Challes-Solap Sa | Procede de tannage de peaux |
Families Citing this family (7)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5306435A (en) * | 1991-07-11 | 1994-04-26 | Nihon Junyaku Co., Ltd. | Treating agent composition for leather, for fibrous materials |
| GB201306607D0 (en) | 2013-04-11 | 2013-05-29 | Xeros Ltd | Method for treating an animal substrate |
| GB201417487D0 (en) | 2014-10-03 | 2014-11-19 | Xeros Ltd | Method for treating an animal substrate |
| GB201418006D0 (en) | 2014-10-10 | 2014-11-26 | Xeros Ltd | Animal skin substrate treatment apparatus and method |
| GB201418007D0 (en) | 2014-10-10 | 2014-11-26 | Xeros Ltd | Animal skin substrate Treatment apparatus and method |
| PL3059327T3 (pl) * | 2015-02-19 | 2018-03-30 | Taminco Finland Oy | Przyjazny dla środowiska sposób garbowania chromowego |
| NL2024455B1 (en) * | 2019-12-13 | 2021-02-18 | Smit Tanning B V | Zeolite composition suitable for tanning leather |
Family Cites Families (16)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2123832A (en) * | 1936-08-10 | 1938-07-12 | American Cyanamid & Chem Corp | Treatment of hides, skins, and leather |
| US2395472A (en) * | 1942-02-25 | 1946-02-26 | Du Pont | Tanning compositions and their manufacture |
| GB568180A (en) * | 1943-04-03 | 1945-03-22 | Ici Ltd | Improvements in or relating to tanning compositions and processes for tanning |
| DE925605C (de) * | 1950-04-07 | 1955-03-24 | Joh A Benckiser Ges Mit Beschr | Entkaelkungsmittel |
| US2580417A (en) * | 1950-08-10 | 1952-01-01 | Little Inc A | Process for preparing chrome tanning material |
| US3010780A (en) * | 1957-03-30 | 1961-11-28 | Bohme Fettchemie Gmbh | Method of making leather water-repellent |
| DE1203238B (de) * | 1964-01-04 | 1965-10-21 | Bayer Ag | Verfahren zur Herstellung von Molekularsiebformlingen |
| AR208392A1 (es) * | 1973-05-07 | 1976-12-27 | Henkel & Cie Gmbh | Composicion para lavar blanquear o limpiar materiales resistentes especialmente textiles adicional a la patente no 201687 adicional a la no 253286 |
| US4126574A (en) * | 1973-09-07 | 1978-11-21 | Henkel Kommanditgesellschaft Auf Aktien | Surfactant-containing aluminosilicates and process |
| DE2424301C3 (de) * | 1974-05-18 | 1981-05-27 | Bayer Ag, 5090 Leverkusen | Verfahren zum Chromgerben und Gerbmischung dafür |
| AR208085A1 (es) | 1974-05-18 | 1976-11-30 | Bayer Ag | Procedimiento de curtido al cromo |
| DE2424300C3 (de) * | 1974-05-18 | 1984-11-08 | Bayer Ag, 5090 Leverkusen | Verfahren zum Chromgerben und Gerbmischung dafür |
| DE2535283A1 (de) * | 1974-10-09 | 1976-04-22 | Degussa | Bleichend bzw. oxydierend wirkende wasserunloesliche silikate mit kationenaustauschvermoegen |
| DE2626430C2 (de) * | 1976-06-12 | 1982-06-03 | Bayer Ag, 5090 Leverkusen | Verfahren zum Gerben von Leder und Gerbmischung |
| DE2626429C3 (de) * | 1976-06-12 | 1981-06-19 | Bayer Ag, 5090 Leverkusen | Verfahren zum Chromgerben von Häuten oder Nachgerben von Leder in Gegenwart von Carbonsäuren als Komplexbildner |
| DE2635357A1 (de) * | 1976-08-06 | 1978-02-09 | Degussa | Verfahren zur herstellung eisenarmer zeolithischer aluminiumsilikate |
-
1978
- 1978-05-20 DE DE19782822072 patent/DE2822072A1/de not_active Withdrawn
- 1978-07-11 US US05/923,662 patent/US4221564A/en not_active Expired - Lifetime
-
1979
- 1979-02-06 CA CA000320963A patent/CA1121109A/en not_active Expired
- 1979-02-08 KR KR7900378A patent/KR840002218B1/ko not_active Expired
- 1979-05-15 TR TR20107A patent/TR20107A/xx unknown
- 1979-05-16 YU YU1151/79A patent/YU42096B/xx unknown
- 1979-05-17 HU HU79HE784A patent/HU180777B/hu not_active IP Right Cessation
- 1979-05-17 EP EP79101513A patent/EP0005546B1/de not_active Expired
- 1979-05-17 PL PL1979215664A patent/PL115247B1/pl unknown
- 1979-05-18 MX MX177716A patent/MX158184A/es unknown
- 1979-05-18 BR BR7903084A patent/BR7903084A/pt unknown
- 1979-05-18 JP JP6061579A patent/JPS54154501A/ja active Granted
- 1979-05-18 ES ES480706A patent/ES480706A1/es not_active Expired
- 1979-05-18 NZ NZ190493A patent/NZ190493A/xx unknown
Cited By (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE2831846A1 (de) * | 1978-07-20 | 1980-02-07 | Henkel Kgaa | Verwendung wasserunloeslicher aluminiumsilikate bei der lederherstellung |
| WO1998014620A1 (fr) * | 1996-10-03 | 1998-04-09 | Beaud-Challes-Solap Sa | Procede de tannage de peaux |
| FR2754274A1 (fr) * | 1996-10-03 | 1998-04-10 | Beaud Challes Solap Sa | Procede de tannage de peaux |
Also Published As
| Publication number | Publication date |
|---|---|
| TR20107A (tr) | 1980-08-06 |
| MX158184A (es) | 1989-01-16 |
| EP0005546A3 (en) | 1979-12-12 |
| ES480706A1 (es) | 1979-12-01 |
| DE2822072A1 (de) | 1979-11-29 |
| PL115247B1 (en) | 1981-03-31 |
| HU180777B (en) | 1983-04-29 |
| KR840002218B1 (ko) | 1984-12-03 |
| EP0005546B1 (de) | 1982-06-23 |
| CA1121109A (en) | 1982-04-06 |
| NZ190493A (en) | 1982-03-16 |
| YU115179A (en) | 1983-10-31 |
| YU42096B (en) | 1988-04-30 |
| US4221564A (en) | 1980-09-09 |
| KR830000722A (ko) | 1983-04-18 |
| JPS6219800B2 (de) | 1987-05-01 |
| PL215664A1 (de) | 1980-02-25 |
| JPS54154501A (en) | 1979-12-05 |
| BR7903084A (pt) | 1979-12-04 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| DE2734296C2 (de) | ||
| DE2743597C2 (de) | Verfahren zur Herstellung von Zeolith-A | |
| EP0007555B1 (de) | Verwendung wasserunlöslicher Aluminiumsilikate bei der Lederherstellung | |
| US4272242A (en) | Use of water-insoluble aluminosilicates in tanning process for the production of leather | |
| DE2545190A1 (de) | Pulverfoermige wasch- und reinigungsmittel mit einem gehalt an wasserunloeslichen silikaten, sowie verfahren zu deren herstellung | |
| EP0005546B1 (de) | Verwendung wasserunlöslicher Aluminiumsilikate bei der Chromgerbung von Leder | |
| EP0016344A1 (de) | Verfahren zur Herstellung lagerstabiler, pumpbarer und fliessfähiger Alumosilikat-Suspensionen durch Nassvermahlung | |
| DE2727475C2 (de) | Verfahren zur Herstellung von tensidhaltigen, kationenaustauschenden Alumosilikaten | |
| DE2732217C2 (de) | ||
| CH630044A5 (en) | Process for preparing aqueous suspensions of finely particulate, water-insoluble silicates capable of cation exchange | |
| US4210416A (en) | Fine-particulate alkali metal aluminosilicates in the process of washing and cleaning rawhides and fur skins | |
| DE2147778C3 (de) | Wasch- und Reinigungsmittel mit einem Gehalt an wasserlöslichen Salzen von sauren Carbonsäureestern | |
| CH637539A5 (en) | Use of finely divided, water-insoluble alkali metal aluminiumsilicates in hair cleaning compositions, for decreasing the refatting of the hair | |
| DE2832089A1 (de) | Verwendung wasserunloeslicher aluminiumsilikate als gerbmittel bei der pelzzurichtung | |
| KR830000756B1 (ko) | 미립상 수불용성 알칼리 규산알루미늄을 이용한 제혁 방법 | |
| DE2758202A1 (de) | Duschbadpraeparationen mit einem gehalt an alkalialuminiumsilikaten | |
| DE2531342C2 (de) | Verfahren zum Waschen und Reinigen der Oberflächen von festen Werkstoffen und Mittel zur Durchführung des Verfahrens | |
| AT396691B (de) | Verfahren zum waschen bzw. bleichen von textilien sowie mittel dazu und verfahren zu deren herstellung | |
| CA1103408A (en) | Use of water-insoluble aluminosilicates in tanning process for the production of leather | |
| DE2822075A1 (de) | Verwendung wasserunloeslicher aluminiumsilikate bei der lederherstellung | |
| DE2552048A1 (de) | Neue, mit spurenelementen dotierte kationenaustauschende aluminiumsilikate und verfahren zu deren herstellung | |
| DE3623717A1 (de) | Verfahren zur herstellung eines zeoliths und diesen enthaltendes reinigungsmittel | |
| DE2535283A1 (de) | Bleichend bzw. oxydierend wirkende wasserunloesliche silikate mit kationenaustauschvermoegen | |
| DE2822073A1 (de) | Verwendung wasserunloeslicher aluminiumsilikate bei der lederherstellung | |
| DE2044683B2 (de) | Verfahren zur herstellung von basischem zirkoniumkarbonat |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| PUAI | Public reference made under article 153(3) epc to a published international application that has entered the european phase |
Free format text: ORIGINAL CODE: 0009012 |
|
| PUAL | Search report despatched |
Free format text: ORIGINAL CODE: 0009013 |
|
| AK | Designated contracting states |
Designated state(s): BE DE FR GB IT |
|
| AK | Designated contracting states |
Designated state(s): BE DE FR GB IT |
|
| 17P | Request for examination filed | ||
| ITF | It: translation for a ep patent filed | ||
| GRAA | (expected) grant |
Free format text: ORIGINAL CODE: 0009210 |
|
| AK | Designated contracting states |
Designated state(s): BE FR GB IT |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: GB Payment date: 19890430 Year of fee payment: 11 |
|
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: FR Payment date: 19890517 Year of fee payment: 11 |
|
| ITTA | It: last paid annual fee | ||
| PGFP | Annual fee paid to national office [announced via postgrant information from national office to epo] |
Ref country code: BE Payment date: 19890703 Year of fee payment: 11 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: GB Effective date: 19900517 |
|
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: BE Effective date: 19900531 |
|
| BERE | Be: lapsed |
Owner name: HENKEL K.G.A.A. Effective date: 19900531 |
|
| GBPC | Gb: european patent ceased through non-payment of renewal fee | ||
| PG25 | Lapsed in a contracting state [announced via postgrant information from national office to epo] |
Ref country code: FR Effective date: 19910131 |
|
| REG | Reference to a national code |
Ref country code: FR Ref legal event code: ST |
|
| PLBE | No opposition filed within time limit |
Free format text: ORIGINAL CODE: 0009261 |
|
| STAA | Information on the status of an ep patent application or granted ep patent |
Free format text: STATUS: NO OPPOSITION FILED WITHIN TIME LIMIT |