ES2715503T3 - Un nuevo método de producción de clorhidrato de nebivolol de alta pureza - Google Patents
Un nuevo método de producción de clorhidrato de nebivolol de alta pureza Download PDFInfo
- Publication number
- ES2715503T3 ES2715503T3 ES15705588T ES15705588T ES2715503T3 ES 2715503 T3 ES2715503 T3 ES 2715503T3 ES 15705588 T ES15705588 T ES 15705588T ES 15705588 T ES15705588 T ES 15705588T ES 2715503 T3 ES2715503 T3 ES 2715503T3
- Authority
- ES
- Spain
- Prior art keywords
- nebivolol
- protected
- hydrochloride
- nebivolol hydrochloride
- formula
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 229940068174 nebivolol hydrochloride Drugs 0.000 title claims abstract description 92
- JWEXHQAEWHKGCW-BIISKSHESA-N (R,S,S,S)-nebivolol hydrochloride Chemical compound Cl.C1CC2=CC(F)=CC=C2O[C@H]1[C@@H](O)CNC[C@H](O)[C@H]1OC2=CC=C(F)C=C2CC1 JWEXHQAEWHKGCW-BIISKSHESA-N 0.000 title claims abstract 10
- 238000000034 method Methods 0.000 title claims description 53
- 238000005984 hydrogenation reaction Methods 0.000 claims abstract description 21
- 125000006242 amine protecting group Chemical group 0.000 claims abstract description 13
- 239000000203 mixture Substances 0.000 claims description 63
- KOHIRBRYDXPAMZ-YHBROIRLSA-N (S,R,R,R)-nebivolol Chemical compound C1CC2=CC(F)=CC=C2O[C@H]1[C@H](O)CNC[C@@H](O)[C@H]1OC2=CC=C(F)C=C2CC1 KOHIRBRYDXPAMZ-YHBROIRLSA-N 0.000 claims description 62
- 229960000619 nebivolol Drugs 0.000 claims description 51
- 238000006243 chemical reaction Methods 0.000 claims description 45
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 claims description 34
- 150000001875 compounds Chemical class 0.000 claims description 34
- 238000005859 coupling reaction Methods 0.000 claims description 31
- WGQKYBSKWIADBV-UHFFFAOYSA-N benzylamine Chemical compound NCC1=CC=CC=C1 WGQKYBSKWIADBV-UHFFFAOYSA-N 0.000 claims description 30
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims description 30
- 150000001414 amino alcohols Chemical class 0.000 claims description 26
- 230000015572 biosynthetic process Effects 0.000 claims description 23
- -1 hydrochloride compound Chemical class 0.000 claims description 23
- 238000003786 synthesis reaction Methods 0.000 claims description 22
- 230000008569 process Effects 0.000 claims description 21
- 125000000217 alkyl group Chemical group 0.000 claims description 20
- 239000000543 intermediate Substances 0.000 claims description 17
- 239000002904 solvent Substances 0.000 claims description 17
- 230000008878 coupling Effects 0.000 claims description 16
- 238000010168 coupling process Methods 0.000 claims description 16
- QWPPOHNGKGFGJK-UHFFFAOYSA-N hypochlorous acid Chemical class ClO QWPPOHNGKGFGJK-UHFFFAOYSA-N 0.000 claims description 16
- HGCIXCUEYOPUTN-UHFFFAOYSA-N cyclohexene Chemical compound C1CCC=CC1 HGCIXCUEYOPUTN-UHFFFAOYSA-N 0.000 claims description 14
- 238000001556 precipitation Methods 0.000 claims description 12
- 239000004593 Epoxy Substances 0.000 claims description 8
- 150000001412 amines Chemical class 0.000 claims description 8
- 229910052801 chlorine Inorganic materials 0.000 claims description 8
- 239000003054 catalyst Substances 0.000 claims description 6
- 125000006239 protecting group Chemical group 0.000 claims description 6
- 229910052794 bromium Inorganic materials 0.000 claims description 5
- 229940079593 drug Drugs 0.000 claims description 3
- 239000003814 drug Substances 0.000 claims description 3
- 229910052740 iodine Inorganic materials 0.000 claims description 3
- 238000010992 reflux Methods 0.000 claims description 3
- UVJHQYIOXKWHFD-UHFFFAOYSA-N cyclohexa-1,4-diene Chemical compound C1C=CCC=C1 UVJHQYIOXKWHFD-UHFFFAOYSA-N 0.000 claims description 2
- 150000001935 cyclohexenes Chemical class 0.000 claims description 2
- 229910052731 fluorine Inorganic materials 0.000 claims description 2
- 239000003960 organic solvent Substances 0.000 claims description 2
- 230000001376 precipitating effect Effects 0.000 claims description 2
- 230000001681 protective effect Effects 0.000 claims 1
- 238000004519 manufacturing process Methods 0.000 abstract description 7
- JWEXHQAEWHKGCW-VCVZPGOSSA-N (S,R,R,R)-nebivolol hydrochloride Chemical compound [Cl-].C1CC2=CC(F)=CC=C2O[C@H]1[C@H](O)C[NH2+]C[C@@H](O)[C@H]1OC2=CC=C(F)C=C2CC1 JWEXHQAEWHKGCW-VCVZPGOSSA-N 0.000 description 34
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 27
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 22
- 150000002576 ketones Chemical class 0.000 description 19
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 18
- 229910052717 sulfur Inorganic materials 0.000 description 17
- 239000002585 base Substances 0.000 description 16
- 239000012074 organic phase Substances 0.000 description 16
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 15
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 15
- 239000002253 acid Substances 0.000 description 15
- 239000002243 precursor Substances 0.000 description 15
- 239000000243 solution Substances 0.000 description 14
- YGYAWVDWMABLBF-UHFFFAOYSA-N Phosgene Chemical class ClC(Cl)=O YGYAWVDWMABLBF-UHFFFAOYSA-N 0.000 description 13
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 13
- 238000005897 peptide coupling reaction Methods 0.000 description 12
- 239000011541 reaction mixture Substances 0.000 description 12
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 11
- 238000001816 cooling Methods 0.000 description 11
- 239000007822 coupling agent Substances 0.000 description 11
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 10
- 238000002425 crystallisation Methods 0.000 description 10
- 230000008025 crystallization Effects 0.000 description 10
- 239000000047 product Substances 0.000 description 10
- PFKFTWBEEFSNDU-UHFFFAOYSA-N 1,1'-Carbonyldiimidazole Substances C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 9
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 9
- 239000000460 chlorine Substances 0.000 description 9
- 239000012458 free base Substances 0.000 description 9
- QCQCHGYLTSGIGX-GHXANHINSA-N 4-[[(3ar,5ar,5br,7ar,9s,11ar,11br,13as)-5a,5b,8,8,11a-pentamethyl-3a-[(5-methylpyridine-3-carbonyl)amino]-2-oxo-1-propan-2-yl-4,5,6,7,7a,9,10,11,11b,12,13,13a-dodecahydro-3h-cyclopenta[a]chrysen-9-yl]oxy]-2,2-dimethyl-4-oxobutanoic acid Chemical compound N([C@@]12CC[C@@]3(C)[C@]4(C)CC[C@H]5C(C)(C)[C@@H](OC(=O)CC(C)(C)C(O)=O)CC[C@]5(C)[C@H]4CC[C@@H]3C1=C(C(C2)=O)C(C)C)C(=O)C1=CN=CC(C)=C1 QCQCHGYLTSGIGX-GHXANHINSA-N 0.000 description 8
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 8
- 238000004128 high performance liquid chromatography Methods 0.000 description 8
- 150000002690 malonic acid derivatives Chemical class 0.000 description 8
- KDLHZDBZIXYQEI-UHFFFAOYSA-N palladium Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 8
- 239000012071 phase Substances 0.000 description 8
- 238000003756 stirring Methods 0.000 description 8
- 0 *C[C@]([C@](CCc1c2)Oc1ccc2F)O Chemical compound *C[C@]([C@](CCc1c2)Oc1ccc2F)O 0.000 description 7
- 239000000654 additive Substances 0.000 description 7
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 7
- 230000009467 reduction Effects 0.000 description 7
- 238000006722 reduction reaction Methods 0.000 description 7
- KOHIRBRYDXPAMZ-YHDSQAASSA-N (R,S,S,S)-nebivolol Chemical compound C1CC2=CC(F)=CC=C2O[C@H]1[C@@H](O)CNC[C@H](O)[C@H]1OC2=CC=C(F)C=C2CC1 KOHIRBRYDXPAMZ-YHDSQAASSA-N 0.000 description 6
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 6
- 108010021809 Alcohol dehydrogenase Proteins 0.000 description 6
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 6
- 230000004913 activation Effects 0.000 description 6
- 230000000996 additive effect Effects 0.000 description 6
- 238000010511 deprotection reaction Methods 0.000 description 6
- 230000002255 enzymatic effect Effects 0.000 description 6
- 238000001914 filtration Methods 0.000 description 6
- 238000002360 preparation method Methods 0.000 description 6
- 150000003839 salts Chemical class 0.000 description 6
- CJWPZPOGTNMOCI-GXSJLCMTSA-N (1r)-2-chloro-1-[(2r)-6-fluoro-3,4-dihydro-2h-chromen-2-yl]ethanol Chemical compound FC1=CC=C2O[C@@H]([C@H](CCl)O)CCC2=C1 CJWPZPOGTNMOCI-GXSJLCMTSA-N 0.000 description 5
- ZNJANLXCXMVFFI-SECBINFHSA-N (2r)-6-fluoro-3,4-dihydro-2h-chromene-2-carboxylic acid Chemical compound FC1=CC=C2O[C@@H](C(=O)O)CCC2=C1 ZNJANLXCXMVFFI-SECBINFHSA-N 0.000 description 5
- SZIFAVKTNFCBPC-UHFFFAOYSA-N 2-chloroethanol Chemical compound OCCCl SZIFAVKTNFCBPC-UHFFFAOYSA-N 0.000 description 5
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 5
- 102000007698 Alcohol dehydrogenase Human genes 0.000 description 5
- 150000003840 hydrochlorides Chemical class 0.000 description 5
- 239000012535 impurity Substances 0.000 description 5
- 238000005191 phase separation Methods 0.000 description 5
- 125000001424 substituent group Chemical group 0.000 description 5
- OFOBLEOULBTSOW-UHFFFAOYSA-N Malonic acid Chemical class OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 4
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 4
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 4
- 150000007513 acids Chemical class 0.000 description 4
- 239000003153 chemical reaction reagent Substances 0.000 description 4
- 238000002955 isolation Methods 0.000 description 4
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 4
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 4
- 239000012047 saturated solution Substances 0.000 description 4
- 235000017557 sodium bicarbonate Nutrition 0.000 description 4
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 4
- 230000000707 stereoselective effect Effects 0.000 description 4
- YBBRCQOCSYXUOC-UHFFFAOYSA-N sulfuryl dichloride Chemical compound ClS(Cl)(=O)=O YBBRCQOCSYXUOC-UHFFFAOYSA-N 0.000 description 4
- 238000009901 transfer hydrogenation reaction Methods 0.000 description 4
- RYFMWSXOAZQYPI-UHFFFAOYSA-K trisodium phosphate Chemical compound [Na+].[Na+].[Na+].[O-]P([O-])([O-])=O RYFMWSXOAZQYPI-UHFFFAOYSA-K 0.000 description 4
- 229910000406 trisodium phosphate Inorganic materials 0.000 description 4
- 235000019801 trisodium phosphate Nutrition 0.000 description 4
- ZNJANLXCXMVFFI-VIFPVBQESA-N (2s)-6-fluoro-3,4-dihydro-2h-chromene-2-carboxylic acid Chemical class FC1=CC=C2O[C@H](C(=O)O)CCC2=C1 ZNJANLXCXMVFFI-VIFPVBQESA-N 0.000 description 3
- OISVCGZHLKNMSJ-UHFFFAOYSA-N 2,6-dimethylpyridine Chemical compound CC1=CC=CC(C)=N1 OISVCGZHLKNMSJ-UHFFFAOYSA-N 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 3
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 3
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 3
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 3
- 229960000583 acetic acid Drugs 0.000 description 3
- 150000001298 alcohols Chemical class 0.000 description 3
- 239000008346 aqueous phase Substances 0.000 description 3
- 150000001735 carboxylic acids Chemical class 0.000 description 3
- 239000012043 crude product Substances 0.000 description 3
- 238000006264 debenzylation reaction Methods 0.000 description 3
- 150000005690 diesters Chemical class 0.000 description 3
- 150000002118 epoxides Chemical class 0.000 description 3
- 150000002148 esters Chemical class 0.000 description 3
- 239000012362 glacial acetic acid Substances 0.000 description 3
- 239000010410 layer Substances 0.000 description 3
- 229950011602 nebivolol hcl Drugs 0.000 description 3
- 229910052757 nitrogen Inorganic materials 0.000 description 3
- 239000002244 precipitate Substances 0.000 description 3
- 238000000746 purification Methods 0.000 description 3
- 239000011734 sodium Substances 0.000 description 3
- 229910052708 sodium Inorganic materials 0.000 description 3
- 239000007858 starting material Substances 0.000 description 3
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 3
- 238000005292 vacuum distillation Methods 0.000 description 3
- CJWPZPOGTNMOCI-MWLCHTKSSA-N (1s)-2-chloro-1-[(2r)-6-fluoro-3,4-dihydro-2h-chromen-2-yl]ethanol Chemical compound FC1=CC=C2O[C@@H]([C@@H](CCl)O)CCC2=C1 CJWPZPOGTNMOCI-MWLCHTKSSA-N 0.000 description 2
- FPIRBHDGWMWJEP-UHFFFAOYSA-N 1-hydroxy-7-azabenzotriazole Chemical compound C1=CN=C2N(O)N=NC2=C1 FPIRBHDGWMWJEP-UHFFFAOYSA-N 0.000 description 2
- CTMHWPIWNRWQEG-UHFFFAOYSA-N 1-methylcyclohexene Chemical compound CC1=CCCCC1 CTMHWPIWNRWQEG-UHFFFAOYSA-N 0.000 description 2
- JVSFQJZRHXAUGT-UHFFFAOYSA-N 2,2-dimethylpropanoyl chloride Chemical compound CC(C)(C)C(Cl)=O JVSFQJZRHXAUGT-UHFFFAOYSA-N 0.000 description 2
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 description 2
- JOIVVMUMDLHKRF-LLVKDONJSA-N 2-chloro-1-[(2r)-6-fluoro-3,4-dihydro-2h-chromen-2-yl]ethanone Chemical compound O1[C@@H](C(=O)CCl)CCC2=CC(F)=CC=C21 JOIVVMUMDLHKRF-LLVKDONJSA-N 0.000 description 2
- JOIVVMUMDLHKRF-NSHDSACASA-N 2-chloro-1-[(2s)-6-fluoro-3,4-dihydro-2h-chromen-2-yl]ethanone Chemical compound O1[C@H](C(=O)CCl)CCC2=CC(F)=CC=C21 JOIVVMUMDLHKRF-NSHDSACASA-N 0.000 description 2
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 2
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 2
- 239000007832 Na2SO4 Substances 0.000 description 2
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 2
- DKGAVHZHDRPRBM-UHFFFAOYSA-N Tert-Butanol Chemical compound CC(C)(C)O DKGAVHZHDRPRBM-UHFFFAOYSA-N 0.000 description 2
- KXFYWBJIHLXZCN-UHFFFAOYSA-N [2-(anilinomethyl)-6-fluoro-3,4-dihydrochromen-2-yl]methanol Chemical compound FC=1C=CC2=C(CCC(O2)(CO)CNC2=CC=CC=C2)C=1 KXFYWBJIHLXZCN-UHFFFAOYSA-N 0.000 description 2
- 230000002378 acidificating effect Effects 0.000 description 2
- 230000032683 aging Effects 0.000 description 2
- 238000006136 alcoholysis reaction Methods 0.000 description 2
- 238000005576 amination reaction Methods 0.000 description 2
- 238000004458 analytical method Methods 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 125000003118 aryl group Chemical group 0.000 description 2
- 230000008901 benefit Effects 0.000 description 2
- 239000007853 buffer solution Substances 0.000 description 2
- 239000007795 chemical reaction product Substances 0.000 description 2
- 238000005356 chiral GC Methods 0.000 description 2
- 238000005660 chlorination reaction Methods 0.000 description 2
- 239000013078 crystal Substances 0.000 description 2
- 238000006114 decarboxylation reaction Methods 0.000 description 2
- 230000008030 elimination Effects 0.000 description 2
- 238000003379 elimination reaction Methods 0.000 description 2
- 230000032050 esterification Effects 0.000 description 2
- 238000005886 esterification reaction Methods 0.000 description 2
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- LFKYBJLFJOOKAE-UHFFFAOYSA-N imidazol-2-ylidenemethanone Chemical class O=C=C1N=CC=N1 LFKYBJLFJOOKAE-UHFFFAOYSA-N 0.000 description 2
- 238000006317 isomerization reaction Methods 0.000 description 2
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 2
- 239000012044 organic layer Substances 0.000 description 2
- 229910052763 palladium Inorganic materials 0.000 description 2
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 2
- 230000006340 racemization Effects 0.000 description 2
- 238000007086 side reaction Methods 0.000 description 2
- 229910052938 sodium sulfate Inorganic materials 0.000 description 2
- 235000011152 sodium sulphate Nutrition 0.000 description 2
- 239000000725 suspension Substances 0.000 description 2
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 2
- CJWPZPOGTNMOCI-ONGXEEELSA-N (1r)-2-chloro-1-[(2s)-6-fluoro-3,4-dihydro-2h-chromen-2-yl]ethanol Chemical compound FC1=CC=C2O[C@H]([C@H](CCl)O)CCC2=C1 CJWPZPOGTNMOCI-ONGXEEELSA-N 0.000 description 1
- UWHPUMRASBVSQY-FUHWJXTLSA-N (1s)-2-(benzylamino)-1-[(2r)-6-fluoro-3,4-dihydro-2h-chromen-2-yl]ethanol Chemical compound C([C@H](O)[C@@H]1OC2=CC=C(F)C=C2CC1)NCC1=CC=CC=C1 UWHPUMRASBVSQY-FUHWJXTLSA-N 0.000 description 1
- CJWPZPOGTNMOCI-KOLCDFICSA-N (1s)-2-chloro-1-[(2s)-6-fluoro-3,4-dihydro-2h-chromen-2-yl]ethanol Chemical compound FC1=CC=C2O[C@H]([C@@H](CCl)O)CCC2=C1 CJWPZPOGTNMOCI-KOLCDFICSA-N 0.000 description 1
- HAIDNNYCHKHYHX-UHFFFAOYSA-N (6-fluoro-3,4-dihydro-2h-chromen-2-yl)methanol Chemical compound FC1=CC=C2OC(CO)CCC2=C1 HAIDNNYCHKHYHX-UHFFFAOYSA-N 0.000 description 1
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 description 1
- ASOKPJOREAFHNY-UHFFFAOYSA-N 1-Hydroxybenzotriazole Chemical compound C1=CC=C2N(O)N=NC2=C1 ASOKPJOREAFHNY-UHFFFAOYSA-N 0.000 description 1
- OKDGRDCXVWSXDC-UHFFFAOYSA-N 2-chloropyridine Chemical compound ClC1=CC=CC=N1 OKDGRDCXVWSXDC-UHFFFAOYSA-N 0.000 description 1
- XWKFPIODWVPXLX-UHFFFAOYSA-N 2-methyl-5-methylpyridine Natural products CC1=CC=C(C)N=C1 XWKFPIODWVPXLX-UHFFFAOYSA-N 0.000 description 1
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 1
- 229960000549 4-dimethylaminophenol Drugs 0.000 description 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical class OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 1
- CGGDPAKHTRUDIN-JPVPRAGBSA-N CC(CC[C@@H]([C@@H](CN(C[C@H]([C@@H](CC1)Oc(cc2)c1cc2F)O)P)O)O1)(C2)C1=CC=C2F Chemical compound CC(CC[C@@H]([C@@H](CN(C[C@H]([C@@H](CC1)Oc(cc2)c1cc2F)O)P)O)O1)(C2)C1=CC=C2F CGGDPAKHTRUDIN-JPVPRAGBSA-N 0.000 description 1
- 241001414836 Cimex Species 0.000 description 1
- BDAGIHXWWSANSR-UHFFFAOYSA-M Formate Chemical compound [O-]C=O BDAGIHXWWSANSR-UHFFFAOYSA-M 0.000 description 1
- 206010020772 Hypertension Diseases 0.000 description 1
- ZNJANLXCXMVFFI-UHFFFAOYSA-N OC(C(CCc1c2)Oc1ccc2F)=O Chemical compound OC(C(CCc1c2)Oc1ccc2F)=O ZNJANLXCXMVFFI-UHFFFAOYSA-N 0.000 description 1
- KOHIRBRYDXPAMZ-UHFFFAOYSA-N OC(CNCC(C(CCc1c2)Oc1ccc2F)O)C(CC1)Oc(cc2)c1cc2F Chemical compound OC(CNCC(C(CCc1c2)Oc1ccc2F)O)C(CC1)Oc(cc2)c1cc2F KOHIRBRYDXPAMZ-UHFFFAOYSA-N 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- GSEJCLTVZPLZKY-UHFFFAOYSA-N Triethanolamine Chemical compound OCCN(CCO)CCO GSEJCLTVZPLZKY-UHFFFAOYSA-N 0.000 description 1
- 239000007825 activation reagent Substances 0.000 description 1
- 125000002252 acyl group Chemical group 0.000 description 1
- 239000000674 adrenergic antagonist Substances 0.000 description 1
- 125000002723 alicyclic group Chemical group 0.000 description 1
- 125000001931 aliphatic group Chemical group 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 125000003342 alkenyl group Chemical group 0.000 description 1
- 150000004703 alkoxides Chemical class 0.000 description 1
- 125000003545 alkoxy group Chemical group 0.000 description 1
- 125000000304 alkynyl group Chemical group 0.000 description 1
- 150000001408 amides Chemical class 0.000 description 1
- VZTDIZULWFCMLS-UHFFFAOYSA-N ammonium formate Chemical compound [NH4+].[O-]C=O VZTDIZULWFCMLS-UHFFFAOYSA-N 0.000 description 1
- AVKUERGKIZMTKX-NJBDSQKTSA-N ampicillin Chemical compound C1([C@@H](N)C(=O)N[C@H]2[C@H]3SC([C@@H](N3C2=O)C(O)=O)(C)C)=CC=CC=C1 AVKUERGKIZMTKX-NJBDSQKTSA-N 0.000 description 1
- 125000003710 aryl alkyl group Chemical group 0.000 description 1
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 1
- 150000003939 benzylamines Chemical class 0.000 description 1
- 239000012267 brine Substances 0.000 description 1
- 150000004649 carbonic acid derivatives Chemical class 0.000 description 1
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 1
- KRVSOGSZCMJSLX-UHFFFAOYSA-L chromic acid Chemical class O[Cr](O)(=O)=O KRVSOGSZCMJSLX-UHFFFAOYSA-L 0.000 description 1
- 238000001944 continuous distillation Methods 0.000 description 1
- 238000006880 cross-coupling reaction Methods 0.000 description 1
- 239000013058 crude material Substances 0.000 description 1
- 125000004093 cyano group Chemical group *C#N 0.000 description 1
- 238000006115 defluorination reaction Methods 0.000 description 1
- TVMUHOAONWHJBV-UHFFFAOYSA-N dehydroglycine Chemical class OC(=O)C=N TVMUHOAONWHJBV-UHFFFAOYSA-N 0.000 description 1
- 238000006345 epimerization reaction Methods 0.000 description 1
- 239000012065 filter cake Substances 0.000 description 1
- 239000012467 final product Substances 0.000 description 1
- 235000019253 formic acid Nutrition 0.000 description 1
- 150000004675 formic acid derivatives Chemical class 0.000 description 1
- 238000001640 fractional crystallisation Methods 0.000 description 1
- 125000000524 functional group Chemical group 0.000 description 1
- 229910052736 halogen Inorganic materials 0.000 description 1
- 125000005843 halogen group Chemical group 0.000 description 1
- 150000002367 halogens Chemical class 0.000 description 1
- 125000001072 heteroaryl group Chemical group 0.000 description 1
- 125000004446 heteroarylalkyl group Chemical group 0.000 description 1
- 125000005842 heteroatom Chemical group 0.000 description 1
- 125000001183 hydrocarbyl group Chemical group 0.000 description 1
- 239000000852 hydrogen donor Substances 0.000 description 1
- 150000004679 hydroxides Chemical class 0.000 description 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 1
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 1
- 150000007529 inorganic bases Chemical class 0.000 description 1
- JMMWKPVZQRWMSS-UHFFFAOYSA-N isopropanol acetate Natural products CC(C)OC(C)=O JMMWKPVZQRWMSS-UHFFFAOYSA-N 0.000 description 1
- 229940011051 isopropyl acetate Drugs 0.000 description 1
- GWYFCOCPABKNJV-UHFFFAOYSA-N isovaleric acid Chemical compound CC(C)CC(O)=O GWYFCOCPABKNJV-UHFFFAOYSA-N 0.000 description 1
- 125000005647 linker group Chemical group 0.000 description 1
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 1
- 125000000325 methylidene group Chemical group [H]C([H])=* 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 230000007935 neutral effect Effects 0.000 description 1
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 1
- 239000012299 nitrogen atmosphere Substances 0.000 description 1
- 239000003921 oil Substances 0.000 description 1
- 239000010502 orange oil Substances 0.000 description 1
- 125000001820 oxy group Chemical group [*:1]O[*:2] 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 239000001301 oxygen Substances 0.000 description 1
- 125000000636 p-nitrophenyl group Chemical group [H]C1=C([H])C(=C([H])C([H])=C1*)[N+]([O-])=O 0.000 description 1
- 230000037361 pathway Effects 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- 230000009257 reactivity Effects 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 238000007142 ring opening reaction Methods 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 1
- 239000007787 solid Substances 0.000 description 1
- 238000011916 stereoselective reduction Methods 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 239000011593 sulfur Substances 0.000 description 1
- 150000003512 tertiary amines Chemical class 0.000 description 1
- 125000003944 tolyl group Chemical group 0.000 description 1
- 150000003852 triazoles Chemical class 0.000 description 1
- 230000035899 viability Effects 0.000 description 1
- 239000011592 zinc chloride Substances 0.000 description 1
- 235000005074 zinc chloride Nutrition 0.000 description 1
- JIAARYAFYJHUJI-UHFFFAOYSA-L zinc dichloride Chemical compound [Cl-].[Cl-].[Zn+2] JIAARYAFYJHUJI-UHFFFAOYSA-L 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D311/00—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings
- C07D311/02—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only hetero atom, condensed with other rings ortho- or peri-condensed with carbocyclic rings or ring systems
- C07D311/04—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring
- C07D311/58—Benzo[b]pyrans, not hydrogenated in the carbocyclic ring other than with oxygen or sulphur atoms in position 2 or 4
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02P—CLIMATE CHANGE MITIGATION TECHNOLOGIES IN THE PRODUCTION OR PROCESSING OF GOODS
- Y02P20/00—Technologies relating to chemical industry
- Y02P20/50—Improvements relating to the production of bulk chemicals
- Y02P20/55—Design of synthesis routes, e.g. reducing the use of auxiliary or protecting groups
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
Abstract
Un procedimiento de producción de clorhidrato de nebivolol de fórmula I,**Fórmula** que comprende las etapas de: a. proporcionar un clorhidrato de nebivolol protegido de fórmula general II**Fórmula** siendo P un grupo protector de amina eliminable por hidrogenación, y b. hidrogenación de dicho clorhidrato de nebivolol protegido de fórmula general II para producir clorhidrato de nebivolol de fórmula I.
Description
DESCRIPCIÓN
Un nuevo método de producción de clorhidrato de nebivolol de alta pureza
Campo de la invención
La presente invención se refiere a un procedimiento mejorado para la preparación de clorhidrato de nebivolol.
Antecedentes de la invención
La sal de clorhidrato de nebivolol de fórmula general I.

(nebivolol), es un bloqueador adrenérgico p1 potente y selectivo usado para el tratamiento de la presión arterial alta. El nebivolol tiene propiedades básicas y puede ser convertido en sus sales de adición mediante el tratamiento con ácidos adecuados. Nebivolol se emplea en forma de racemato y consiste en los dos enantiómeros: d-nebivolol*HCl Ia y lnebivolol*HCl Ib. La sal de adición de ácido clorhídrico es el producto comercializado tal como se divulga en el documento US 4654362 A y su homólogo EP 0145067 A2.

Se han divulgado numerosas síntesis para la preparación de clorhidrato de nebivolol, por ejemplo, en los documentos US 4654362 A (JANSSEN), EP 0334429 A1 (JANSSEN), WO 2004/041805 A1 (EGIS), WO 2006/016376 A1 y WO 2007/083318 A1 (HETERO DRUGS), WO 2006/025070 A2 (TORRENT), WO 2008/010022 A2 (CIMEX), WO 2008/064826 A2 y WO 2008/064827 A2 (ZACH), WO 2009/082913 A1, CN 101463024 A, WO 2010/049455 (ZACH) y WO 2010/089764 A1 (ZACH).
En general, la mayoría de los procedimientos presentados emplean la reacción de dos componentes básicos de 6-fluoro-3,4-dihidro-2-oxiranil-2H-1-benzopirano de fórmula A

con bencilamina. Por lo general, el 6-fluoro-3,4-dihidro-2-[[(fenil)amino]metil]-2H-1-benzopiran-2-metanol E' resultante inicialmente

se aísla y se purifica antes de la conversión final en nebivolol [fenilmetiliminobis(metileno)]bis[6-fluoro-3,4-dihidro-2H-1-benzopiran-2-metanol protegido con bencilo.
Las solicitudes de patente WO 2006/016376 A1, WO 2007/083318 A1 y US 2009/0076288 presentadas por Hetero Drugs Ltd. divulgan la separación de nebivolol protegido con bencilo por precipitación de la sal de clorhidrato. El objetivo de esas patentes es la purificación de bencil-nebivolol por cristalización fraccionada de una mezcla bruta que consiste en varios diastereoisómeros de nebivolol.
Incluso si se preparan intermedios de la sal de clorhidrato, todos los procedimientos presentados realizan una conversión de la sal de clorhidrato protegida con bencilo y una posterior desprotección de la base libre de nebivolol protegido con bencilo con el fin de obtener la base libre de nebivolol. La sal de clorhidrato de nebivolol finalmente se prepara en la última etapa del procedimiento de fabricación.
En el documento WO 2011/091968 A1 los investigadores divulgaron un enfoque altamente estereoselectivo para la síntesis de nebivolol racémico (mezcla racémica de d-nebivolol e /-nebivolol) así como para la producción de los enantiómeros individuales d-nebivolol e /-nebivolol basados en clorocetonas enantioméricamente puras y cloroalcoholes, en el que una etapa clave del método es una reducción enzimática estereoselectiva. La sal de clorhidrato de nebivolol se puede preparar en la última etapa del procedimiento de fabricación.
La síntesis se realiza de acuerdo con el esquema general 1.

Esquema 1: Síntesis de d- e l-nebivolol; PG es un grupo protector de amina
Por ejemplo, d-nebivolol Fa se preparó mediante reducción enzimática de 1-(2S)-(6-fluorocroman-2-il)-2-cloroetan-1-ona Ca y 1-(2R)-(6-fluorocroman-2-il)-2-cloroetan-1-ona Cb para proporcionar el cloroalcohol con configuración S o R, Ba o Bb. (S)-2-cloro-1-((R)-6-fluoro-3,4-dihidro-2H-cromen-2-il)etanol Ba se sometió a aminación por tratamiento con metóxido de sodio seguido de reacción con bencilamina para proporcionar (S)-2-benzilamino-1-((R)-6-fluoro-3,4-dihidro-2H-cromen-2-il)etanol Da. Este se sometió a acoplamiento con (R)-2-cloro-1-((R)-6-fluoro-3,4-dihidro-2H-cromen-2-il)etanol Bb seguido de una desbencilación para proporcionar d-nebivolol Fa. Se emplea una vía análoga si Bb fue sometido a una aminación. l-nebivolol Fb fue producido de una manera similar. Por último, d- e l-nebivolol (Fa y Fb) se mezclaron para proporcionar nebivolol racémico G que se puede convertir en la sal de clorhidrato.
Uno de los principales problemas dentro de este enfoque es la eliminación de los estereoisómeros no deseados de nebivolol incorporados en las reacciones de acoplamiento individuales. Esto se debe al hecho de que las clorocetonas de partida Ca y Cb generalmente son propensas a la epimerización y las trazas de los enantiómeros de clorocetona no deseados no pueden ser evitadas completamente en el procedimiento de fabricación y pueden alcanzar niveles de hasta el 5 %. Estas impurezas conducen a impurezas diastereoméricas en Ba-Bd y Da-Dd, y por último en Fa y Fb, también.
En consecuencia, la formación de estereoisómeros de nebivolol no deseados puede requerir etapas de cristalización adicionales en las últimas etapas de la síntesis con el fin de eliminar estas impurezas por completo y alcanzar un contenido en el producto final <0,1 %.
El documento WO 2010/049455 (Zach Systems) describe formalmente el uso de clorhidrato de nebivolol protegido con bencilo en la hidrogenación por transferencia (en forma enantioméricamente pura, véase el ejemplo 1,2 en el documento WO 2010/049455), pero el clorhidrato se convierte primero en la base libre por álcali antes de ejecutar la reacción de hidrogenación. La hidrogenación por transferencia en sí se lleva a cabo en presencia de ácido fórmico que inicialmente conduce a la formación de sales de formiato de nebivolol. Para obtener el clorhidrato, las sales de formiato deben convertirse primero en la base libre. Solo después de que la desbencilación, d-nebivolol e /-nebivolol se mezclan para dar lugar a un racemato.
El documento IN 2012MU02522 divulga la desbencilación del clorhidrato de d- e /-bencil-nebivolol en presencia de formiato de amonio, pero el formiato de nebivolol resultante necesita nuevamente la conversión al clorhidrato.
La mezcla de d- e /-bencil-nebivolol antes de la etapa final de desprotección se ha descrito en los documentos CN 102344431, CA 101463024, WO 2009/082913, EP 2236510, WO 2007/083318 y WO 2006/016376), pero en ningún caso se ha usado la sal de clorhidrato.
Todos los métodos mencionados anteriormente proporcionan clorhidrato de nebivolol con varias etapas de conversión o purificación, que comprenden naturalmente una pérdida de producto durante el procedimiento, en comparación con un método que use menos etapas de conversión o purificación.
El objetivo de la presente invención es proporcionar un procedimiento mejorado y económico para la preparación de sal de clorhidrato de nebivolol directamente a partir de su precursor protegido.
Sumario de la invención
De acuerdo con un primer aspecto, la invención se refiere a un procedimiento para producir clorhidrato de nebivolol de fórmula I,

que comprende las etapas de:
a. proporcionar un clorhidrato de nebivolol protegido de fórmula general II

siendo P un grupo protector de amina, y
b. hidrogenación de dicho clorhidrato de nebivolol protegido de fórmula II para obtener clorhidrato de nebivolol de fórmula I.
De acuerdo con un segundo aspecto, la invención se refiere a un procedimiento para producir clorhidrato de nebivolol de fórmula I,

en particular clorhidrato de d-nebivolol o clorhidrato de /-nebivolol de fórmula general la o Ib

o

que comprende las etapas de:
a. activación de un ácido carboxílico de fórmula general VI,

en particular de fórmula VIa o Vlb,

mediante el uso de un agente de acoplamiento peptídico,
b. acoplamiento del ácido carboxílico activado con un derivado de ácido malónico para proporcionar un precursor de p-cetoéster,
c. conversión del precursor de p-cetoéster en la cetona de fórmula general VII,

en particular en la cetona de fórmula VIIa o VIlb,

siendo X Cl o Br, en particular X es Cl,
d. reducción estereoselectiva de la cetona de fórmula general VII, en particular de la cetona de fórmula VIIa o VIlb, para proporcionar un alcohol de fórmula general IVa a IVd,

teniendo X el mismo significado que el definido anteriormente,
e. proporcionar un aminoalcohol protegido de fórmula IIIa a IIIb

siendo P un grupo protector de amina, derivado de los alcoholes de fórmula general IVa a IVd,
f. acoplamiento del aminoalcohol IIIa con el alcohol IVb o el aminoalcohol IIIb con el alcohol IVa para proporcionar el compuesto d-nebivolol protegido, o acoplamiento del aminoalcohol IIIc con el alcohol IVd o el aminoalcohol IIId con el alcohol IVc, para proporcionar el compuesto /-nebivolol protegido,
g. tratamiento con ácido clorhídrico y aislamiento de un clorhidrato de nebivolol protegido de fórmula II, IIa o IIb, h. hidrogenación de dicho clorhidrato de nebivolol protegido de fórmula II, IIa, IIb o una mezcla de IIa y IIb para producir clorhidrato de nebivolol de fórmula I, Ia, Ib o una mezcla de Ia e Ib.
Tal, como se usa en el presente documento, el término "ee", se refiere a un exceso enantiomérico de una sustancia. El exceso enantiomérico se define como la diferencia absoluta entre los enantiómeros dividida por la suma de los enantiómeros y se expresa en porcentaje. Una definición análoga es aplicable a un exceso diastereomérico ("ed"), también denominado "pureza diastereoquímica".
Un grupo protector en el contexto de la presente memoria descriptiva es un grupo empleado para reducir la reactividad de un grupo funcional en particular. Los grupos protectores son bien conocidos por los expertos en la técnica de la química orgánica. P. G. M. Wuts, “Greene's Protective Groups in Organic Synthesis”, 4a ed. (2006, Wiley; ISBN 978 0-471-69754-1; 5a edición, junio de 2013, Wiley-Blackwell).
El término "sustituido" se refiere a la adición de un grupo sustituyente a un compuesto precursor.
Los "grupos sustituyentes" pueden estar protegidos o desprotegidos y pueden añadirse a un sitio disponible o a muchos sitios disponibles de un compuesto precursor. Los grupos sustituyentes también pueden estar sustituidos adicionalmente con otros grupos sustituyentes y pueden unirse directamente o mediante un grupo de enlace tal como un grupo alquilo, amida o hidrocarbilo a un compuesto precursor. Los "grupos sustituyentes" que se incluyen en el presente documento incluyen, sin limitación, halógeno, oxígeno, nitrógeno, azufre, hidroxilo, alquilo, alquenilo, alquinilo, acilo, carboxilo, grupos alifáticos, grupos alicíclicos, alcoxi, oxi sustituido, arilo, aralquilo, radical heterocíclico, heteroarilo, heteroarilalquilo, nitro o ciano.
Descripción detallada
Un primer aspecto de la invención se refiere a un procedimiento para producir clorhidrato de nebivolol,

que comprende las etapas de:
a. proporcionar un clorhidrato de nebivolol protegido de fórmula general II

siendo P un grupo protector de amina, y
b. hidrogenación de dicho clorhidrato de nebivolol protegido de fórmula II para producir clorhidrato de nebivolol de fórmula I.
En algunas realizaciones, se proporciona en la etapa a.
i. un clorhidrato de d-nebivolol protegido de fórmula general IIa

ii. un clorhidrato de /-nebivolol protegido de fórmula general IIb

o
iii. una mezcla de un clorhidrato de d-nebivolol protegido y un clorhidrato de /-nebivolol protegido,
siendo P un grupo protector de amina,
y en el que dicha hidrogenación de la etapa b. produce
i. el correspondiente clorhidrato de d-nebivolol

ii. el correspondiente clorhidrato de /-nebivolol

o
iii. la mezcla correspondiente de clorhidrato de d-nebivolol y clorhidrato de /-nebivolol de fórmula la e Ib.
En algunas realizaciones, se proporciona en la etapa a. una mezcla racémica de dicho clorhidrato de d-nebivolol protegido IIa y dicho clorhidrato de /-nebivolol protegido IIb, y en las que dicha hidrogenación de la etapa b. produce el clorhidrato de nebivolol racémico correspondiente (racemato).
Sorprendentemente, hemos encontrado que se puede obtener nebivolol de mayor pureza cuando el producto de la reacción de acoplamiento (clorhidrato de nebivolol protegido de fórmula general II o clorhidrato de d- o /-nebivolol protegido de fórmula general IIa o IIb) se aísla en forma de sal de clorhidrato y la etapa de desprotección se lleva a cabo directamente sobre las sales de clorhidrato de dichos compuestos de clorhidrato de nebivolol protegidos (por ejemplo, compuestos de fórmula general II, IIa, IIb o mezclas de IIa y IIb) para dar lugar a la sal HCl de nebivolol (de fórmula I, Ia o Ib o mezclas de Ia e Ib) directamente.
Además, hemos encontrado que es ventajoso ejecutar la desprotección con la mezcla racémica de clorhidrato de dnebivolol y clorhidrato de /-nebivolol de fórmula IIa y IIb, en lugar de preparar el racemato de clorhidrato de nebivolol en la última etapa.
Este procedimiento de la invención tiene la ventaja de que no necesita una etapa de recristalización intermedia o final para obtener clorhidrato de nebivolol de alta pureza.
La hidrogenación, particularmente la hidrogenación por transferencia, de clorhidrato de N-bencil-nebivolol en su forma racémica o enantiomérica es novedosa y aún no está descrita en la bibliografía, mientras que la hidrogenación por transferencia de la base libre es bien conocida (véase, por ejemplo, los documentos WO 2008/064827, WO 2010/049455, IN 2012MU02522, WO 2011091968).
En algunas realizaciones, el grupo protector de amina P es

n siendo 0, 1, 2, 3, 4 o 5 y cada R1 estando seleccionado independientemente de cualquier otro R1 entre F, Br, Cl, I o alquilo C1- a C4, en el que en particular n es 0.
En algunas realizaciones, se usa un catalizador de Pd (5-10 % Pd/C) y ciclohexeno en la hidrogenación de la etapa b. El ciclohexeno puede reemplazarse por ciclohexenos alquilados (como el 1-metilciclohexeno) o el 1,4-ciclohexadieno.
En algunas realizaciones, los compuestos de fórmula II, IIa, IIb o mezclas de los mismos se disuelven en un disolvente, preferentemente una mezcla de THF/agua (8:1 a 3:1) y se tratan con 5-10 % de Pd/C (5-10 % p/p) a reflujo en presencia de 50-100 % p/p de ciclohexeno, posteriormente se lleva a cabo un filtrado en caliente de la solución para eliminar el catalizador y cristalización enfriando a 0 °C resulta en el producto.
En algunas realizaciones, se proporciona una mezcla de dicho clorhidrato de d-nebivolol protegido IIa y dicho clorhidrato de /-nebivolol protegido IIb mediante la disolución de ndp moles de dicho clorhidrato de d-nebivolol protegido IIa y nlp moles de dicho clorhidrato de /-nebivolol protegido IIb en un disolvente de precipitación y una posterior precipitación de dicha mezcla, en el que ndp es la cantidad molar de dicho clorhidrato de d-nebivolol protegido IIa y nlp es la cantidad molar de dicho clorhidrato de /-nebivolol protegido IIb.
En general, se puede usar cualquier relación de ndp a nlp. Preferentemente, se puede emplear una relación cercana a la de una mezcla racémica, más preferentemente una mezcla racémica. Por ejemplo, ndp a nlp puede ser 60:40, 60:50, 50:60 o 40:60.
En algunas realizaciones, la diferencia entre la cantidad usada de clorhidrato de d-nebivolol Ia y clorhidrato de /-nebivolol Ib puede ser aproximadamente del 20 % (por ejemplo, 1 mol de clorhidrato de d-nebivolol y 0,8 mol de clorhidrato de /-nebivolol respectivamente, se usa 1,2 mol de clorhidrato de /-nebivolol). En algunas realizaciones, la diferencia entre la cantidad usada de clorhidrato de d-nebivolol y clorhidrato de /-nebivolol puede ser de aproximadamente el 10 %.
En algunas realizaciones, se proporciona una mezcla racémica de dicho clorhidrato de d-nebivolol protegido IIa y dicho clorhidrato de /-nebivolol protegido IIb mediante la disolución de 1 mol de dicho clorhidrato de d-nebivolol protegido IIa y 1 mol de dicho clorhidrato de /-nebivolol protegido IIb en un disolvente de precipitación y una posterior precipitación de dicha mezcla racémica.
En algunas realizaciones, el disolvente de precipitación es una mezcla de THF/agua.
En algunas realizaciones, se proporciona el clorhidrato de nebivolol protegido IIa y IIb mezclando y disolviendo el clorhidrato de nebivolol protegido IIa y IIb en cantidades equimolares en una mezcla de 8:1 a 3:1 de THF/agua y cristalización a 0 °C, seguida de filtración.
En algunas realizaciones, el clorhidrato de d-nebivolol protegido IIa y el clorhidrato de /-nebivolol protegido IIb se proporciona por
a. una reacción de acoplamiento de
i. aminoalcoholes de fórmula general IIIa a IIId

siendo P un grupo protector de amina tal como se definió anteriormente
ii. con cloroalcoholes de fórmula general IVa a IVd

siendo X un grupo saliente, en particular X se selecciona de entre Cl, Br, I, OSO2R u OSO2Ar, siendo R un alquilo C1 a C6, preferentemente metilo y siendo Ar un resto aromático, en particular fenilo, 4-nitrofenilo, tolilo o restos similares a los mismos.
proporcionando un compuesto d-nebivolol protegido y un compuesto de /-nebivolol protegido, que se producen por una reacción de acoplamiento del compuesto IIIa con el compuesto IVb o el compuesto IIIb con el compuesto IVa y una reacción de acoplamiento del compuesto IIIc con el compuesto IVd o del compuesto IIId con el compuesto IVc, y
b. un tratamiento posterior de dicho compuesto de d-nebivolol protegido y dichos compuestos de /-nebivolol con ácido clorhídrico.
Los cloroalcoholes IVa-IVd enantioméricamente puros de partida pueden ser preparados a partir de un ácido quiral 6-fluorocrománico a través de clorocetonas quirales de acuerdo con técnicas conocidas tal como se describe, por ejemplo, en los documentos WO 2011/091968 y DE 10 2010 005 953. Con el fin de obtener clorocetonas y, posteriormente, los compuestos IV de alta pureza enantiomérica, hemos desarrollado un nuevo acceso a las
clorocetonas que se describe en el segundo aspecto de la invención.
En algunas realizaciones, los aminoalcoholes IIIa a IIId se proporcionan mediante la conversión de dichos cloroalcoholes IVa a IVd en intermedios epóxidos de fórmula general Va a Vd
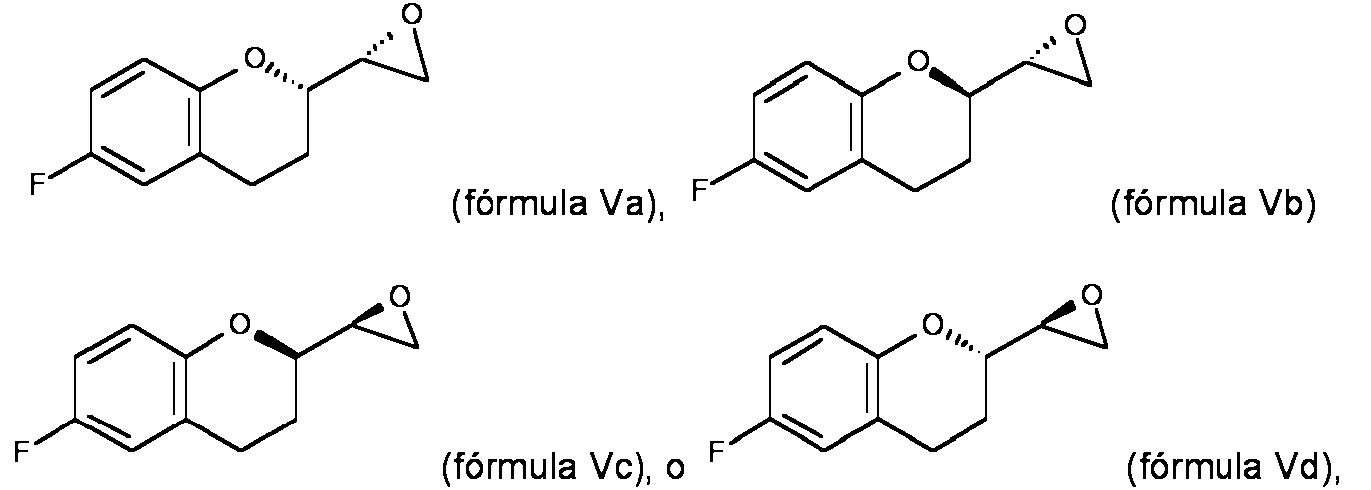
y un tratamiento posterior con una amina de fórmula HNP, siendo P un grupo protector de amina tal como se definió anteriormente, en las que en particular dichos intermedios epóxidos Va a Vd no se aíslan antes de dicho tratamiento con la amina de fórmula HNP.
En algunas realizaciones, la reacción de acoplamiento de dichos aminoalcoholes IIIa a IIId con dichos cloroalcoholes IVa a IVd se logra mediante la conversión de dichos cloroalcoholes IVa a IVd en dichos intermedios epóxidos Va a Vd y un acoplamiento posterior con dichos aminoalcoholes IIIa a IIId, en las que en particular, dichos intermedios epóxidos Va a Vd no se aíslan antes de dicho acoplamiento con dichos aminoalcoholes IIIa a IIId.
En algunas realizaciones, la conversión de los cloroalcoholes IVa a IVd se logra mediante una base, en particular un alcóxido, aminas terciarias o bases inorgánicas como carbonatos o bicarbonatos e hidróxidos, en un disolvente orgánico prótico, en particular en alcoholes, más preferentemente en isopropanol.
En algunas realizaciones, la amina de fórmula HNP es bencilamina, en la que en particular el tratamiento de dichos intermedios epóxidos Va a Vd para proporcionar dichos aminoalcoholes IIIa a IIId comprende la adición de 1-10 eq de bencilamina.
En algunas realizaciones, la amina de fórmula HNP es bencilamina, en la que en particular el tratamiento de dichos intermedios epóxidos Va a Vd para proporcionar dichos aminoalcoholes IIIa a IIId comprende la adición de 10 equivalentes de bencilamina.
Los compuestos IVa-IVd se disuelven en isopropanol y se tratan con un equivalente estequiométrico de una base (por ejemplo, metóxido de sodio en metanol) para producir los correspondientes epóxidos V que no se aíslan y se mantienen en solución. Los epóxidos intermedios se someten a reacción con bencilamina en exceso (2-10 equivalentes) a 80 °C. Después de eliminar el exceso de bencilamina, la mezcla bruta se trata con isopropanol/agua para producir los compuestos enantioméricamente puros IIIa-IIId, que se aíslan y se purifican por precipitación a 0 °C (80-85 % de rendimiento).
En general, la bencilamina se puede reemplazar por bencilaminas sustituidas que contienen grupos alquilo adicionales y/o átomos de halógeno.
Por acoplamiento cruzado de la reacción de IIIa con IVb (o IIIb con IVa) a 80 °C en isopropanol como disolvente y IIIc con IVd (o IIId con IVc) - nuevamente por conversión de IVa-IVd en los epóxidos Va-Vd primero - los compuestos IIa y IIb se obtienen directamente por precipitación después de tratamiento con HCI durante el procedimiento de elaboración (las bases libres no se aislan).
Los clorhidratos enantioméricamente puros IIa y IIb se mezclan como mezcla equimolar en una mezcla de THF/agua a temperatura ambiente. El racemato se obtiene por cristalización con un rendimiento de aproximadamente el 95 % después de envejecer la mezcla y enfriarla a 0 °C con una pureza> 99,5 %. Se debe tener en cuenta que no es necesario mezclar los clorhidratos Ila y IIb en una relación equimolar, como se indicó anteriormente, debido al comportamiento de cristalización único del racemato que aparentemente es similar al mostrado para el clorhidrato de nebivolol racémico (véase Tuchalski et al: Journal of Molecular Structure 800 (1-3), 2006, 28-44). Incluso si un enantiómero está presente en un exceso significativo (10-20 %), se obtiene un racemato perfecto por cristalización. Este comportamiento de cristalización único también conduce a la eliminación casi completa de todos los isómeros no deseados de nebivolol que pueden producirse debido a las impurezas diasteroeméricas presentes en los materiales de partida IIIa-IIId.
Por último, se puede obtener nebivolol racémico protegido con N-bencilo como sal de HCl en condiciones de
hidrogenación por transferencia de II (o IIa, IIb o una mezcla, en particular una mezcla racémica, del mismo) usando Pd/C como catalizador y ciclohexeno como donante de hidrógeno en mezcla THF/agua. Mientras que la hidrogenación de la sal de clorhidrato proporciona una conversión completa en 2-3 horas, la desprotección de la base libre produce solo una conversión del 10 %. Después del tratamiento con isopropilacetato se obtiene nebivolol racémico de alta pureza.
La síntesis global se ilustra en el esquema 2, en el que se representa nebivolol racémico con la fórmula I.
Además, mediante la precipitación de los productos de acoplamiento (compuestos de nebivolol protegidos) como sal de clorhidrato (IIa y IIb o una mezcla de los mismos), se eliminan lo antes posible durante el proceso de elaboración todos los isómeros no deseados de nebivolol que pueden producirse debido a las impurezas en los materiales de partida IMa-iIId.
La hidrogenación por transferencia del racemato en forma de clorhidrato produce en una reacción muy rápida a nebivolol*HCl racémico altamente puro sin mostrar una reacción de defluoración significativa como reacción secundaria potencial.
Una descripción de la síntesis se representa en el esquema 2.

Esquema 2: Síntesis global
Un segundo aspecto de la invención se refiere a un procedimiento para producir clorhidrato de nebivolol de fórmula I,

en particular, un clorhidrato de /-nebivolol protegido de fórmula general IIa o IIb

o

que comprende las etapas de:
a. activación de un ácido carboxílico de fórmula general VI,

en particular de fórmula VIa o Vlb,

mediante el uso de un agente de acoplamiento peptídico,
b. acoplamiento del ácido carboxílico activado con un derivado de ácido malónico que proporciona un precursor de p-cetoéster,
c. conversión del precursor de p-cetoéster a la cetona de fórmula general VII,

en particular de la cetona de fórmula VIIa o VIlb,

siendo X Cl o Br, en particular X es Cl,
d. reducción de la cetona de fórmula general VII, en particular de la cetona de fórmula VIIa o VIlb, para proporcionar un alcohol de fórmula general IVa a IVd,

teniendo X el mismo significado que el definido anteriormente,
e. proporcionar un aminoalcohol protegido de fórmula IIIa a IIIb

siendo P un grupo protector de amina, derivado de los alcoholes de fórmula general IVa a IVd,
f. acoplamiento del aminoalcohol IIIa con el alcohol IVb o el aminoalcohol IIIb con el alcohol IVa para proporcionar el compuesto d-nebivolol protegido, o acoplamiento del aminoalcohol IIIc con el alcohol IVd o el aminoalcohol IIId con el alcohol IVc, para proporcionar el compuesto /-nebivolol protegido,
g. tratamiento con ácido clorhídrico y aislamiento de un clorhidrato de nebivolol protegido de fórmula II, IIa o IIb, h. hidrogenación de dicho clorhidrato de nebivolol protegido de fórmula II, IIa, IIb o una mezcla de IIa y IIb para producir clorhidrato de nebivolol de fórmula I, Ia, Ib o una mezcla de Ia e Ib.
Con respecto a las etapas d, e, f y g, se hace referencia a la descripción detallada en el documento WO 2011/091968 A1 (en particular los ejemplos 1 a 12 en las páginas 15 a 21). Se emplean las mismas condiciones y reactivos en el procedimiento mencionado anteriormente del décimo aspecto de la invención. Una reducción enzimática estereoespecífica tal como se divulga en el documento WO 2011/091968 A1 (en particular, la sección [00028] a [00030], [00034] a [00039]. La apertura del anillo ácido con la posterior esterificación del cetoéster p final se divulga en el documento EP 1803715 A1, en particular, en la sección [0097] to [0110]. Una cloración con SO2Cb seguida de descarboxilación inducida puede llevarse a cabo tal como se describe en el documento EP 1803715 A1 sección [0116] a [0119].
En algunas realizaciones, el acoplamiento del ácido carboxílico activado con un derivado del ácido malónico proporciona un precursor de p-cetoéster, en particular un precursor de p-cetoéster de fórmula general VIIIa o VIIIb,

siendo R4 H o alquilo Ci a Ca, siendo R5 alquilo Ci a Ca, siendo R6 H o alquilo Ci a C6 y siendo R7 al fenilo sustituido o no sustituido, siendo Ra alquilo Ci a C3 y siendo R7 alquilo Ci a C3.
Los agentes de acoplamiento peptídicos logran una conversión de ácidos crománicos en clorocetonas con un alto rendimiento y pureza. El uso de agentes de acoplamiento peptídicos permite la formación del p-cetoéster intermedio
en condiciones neutras o incluso ácidas, reduciendo así sustancialmente la isomerización. Dado que la química relacionada con el acoplamiento de péptidos evita por completo el uso de bases, proporciona una solución a la importante isomerización que se produce en las vías conocidas.
En algunas realizaciones, el derivado de ácido malónico es
- un diéster malónico de fórmula R4-O-C(=O)-CH2-C(=O)-O-R5, siendo R4 un alquilo Ci a Ca y siendo R5 un alquilo
Ci a Ca, o
- un derivado del ácido malónico de fórmula IX

siendo Ra alquilo Ci a Ca y siendo R7 alquilo Ci a Ca o un fenilo sustituido o no sustituido, en particular siendo Ra y R7 alquilo Ci a C3, más particularmente Ra y R7 son alquilo Ci (2,2-dimetil-i,3-dioxano-4,a-diona; ácido de Meldrum) o
- un semiéster malónico de fórmula R4-O-C(=O)-CH2-C(=O)-O-H o sus sales de Na y Mg, siendo R4 un alquilo Ci a
Ca.
En algunas realizaciones, el derivado de ácido malónico de la etapa b es un diéster malónico de fórmula R4-O-C(=O)-CH2-C(=O)-O-R5, siendo R4 un alquilo Ci a Ca y siendo R5 un alquilo Ci a Ca, para proporcionar el p-cetoéster de
fórmula aa mediante una reacción de acoplamiento con el ácido carboxílico activado de la etapa a.
En algunas realizaciones, el derivado de ácido malónico de la etapa b es un diéster malónico de fórmula IX

(fórmula IX), siendo Ra alquilo Ci a Ca y siendo R7 alquilo Ci a Ca o un fenilo sustituido o no sustituido, en particular siendo Ra y R7 alquilo Ci a C3, más particularmente el derivado de ácido malónico es 2,2-dimetil-i,3-dioxano-4,a-diona
(ácido de Meldrum), para proporcionar el p-cetoéster de fórmula 5b mediante una reacción de acoplamiento con el ácido carboxílico activado de la etapa a.
En algunas realizaciones, el derivado de ácido malónico de la etapa b es un semiéster malónico de fórmula R4-O-C(=O)-CH2-C(=O)-O-H o sus sales de Na y Mg, siendo R4 un alquilo Ci a Ca, que proporciona el cetoéster p de fórmula
aa mediante una reacción de acoplamiento con el ácido carboxílico activado de la etapa a.
En algunas realizaciones, el ácido carboxílico activado se acopla con 2,2-dimetil-i,3-dioxano-4,a-diona (ácido de Meldrum) para proporcionar el meldrumato de fórmula general XI
i5

como el precursor del p-cetoéster.
En algunas realizaciones, el agente de acoplamiento peptídico se selecciona de entre el grupo de triazoles, carbonilimidazoles o iminoacetatos, en particular el agente de acoplamiento peptídico se selecciona de entre el grupo de carbonilimidazoles.
En algunas realizaciones, el agente de acoplamiento peptídico se selecciona de entre el grupo de N,N'-, 1-hidroxibenzotriazol (HOBT), 1-hidroxi-7-azabenzotriazol (HOAT), 1,1'-carbonildiimidazol (CDI), 1,1'-carbonilbis(3-metilimidazolotriflato) (CBMIT) o etilcian(hidroxiimino)acetato (Oximapure).
En algunas realizaciones, el acoplamiento del ácido carboxílico activado se logra sin la presencia de un aditivo base.
La expresión "aditivo base" comprende una base de acuerdo con la definición de Bronsted y Lowry ("aceptor de protones"), que se añade antes de la etapa de acoplamiento b del ácido carboxílico con el derivado del ácido malónico, con la excepción de los agentes de acoplamiento peptídicos. Por lo tanto, el aditivo base está presente durante la reacción de acoplamiento. El "aditivo base" también se puede añadir antes de la etapa de acoplamiento en una etapa de reacción previa. Un "aditivo base" de acuerdo con la invención abarca cualquier base que se añade a la mezcla de reacción por cualquier razón, en particular para la activación del derivado de ácido carboxílico o en apoyo de dicha activación (por ejemplo, diisopropiletilamina, piridina, 2,6-lutidina, 2-cloropiridina, Na3PO4). Las bases (generalmente bases débiles) que se generan durante una etapa de reacción (por ejemplo, en la etapa de activación con un agente de acoplamiento peptídico) de los reactivos empleados (por ejemplo, agentes de acoplamiento peptídicos, derivados del ácido malónico, ácidos carboxílicos etc.) o en reacciones secundarias de dichos reactivos o los reactivos descritos no se consideran "aditivos base" y, por lo tanto, no se excluyen durante la etapa de reacción.
Cabe señalar que un agente de acoplamiento peptídico, tal como se especificó anteriormente, que podría definirse de acuerdo con la definición de Bransted y Lowry ("aceptor de protones"), no se considera un "aditivo base" de acuerdo con la invención, y por lo tanto, no está excluido.
En algunas realizaciones, el acoplamiento del ácido carboxílico activado se logra en una mezcla de reacción que comprende un pH en el intervalo de 8 o menos, en particular un pH en el intervalo de 7 o menos.
En algunas realizaciones, el precursor del p-cetóster de fórmula VlIIb, en particular el meldrumato, se convierte en la cetona VII usando un p-cetoéster de fórmula general X

como intermedio, teniendo Y el mismo significado que el definido anteriormente, en el que el compuesto de fórmula general X se obtiene mediante la alcoholisis del precursor del p-cetoéster de fórmula general VlIIb, en particular mediante la alcoholisis del meldrumato, con un alcohol R3OH, siendo R3 alquilo C1-C6.
En algunas realizaciones, el compuesto de fórmula general X es halogenado, opcionalmente hidrolizado y descarboxilado, para proporcionar la cetona VII.
En algunas realizaciones, el precursor de p-cetoéster de fórmula VIIIa, en caso de que el precursor de p-cetoéster se obtenga de una reacción con un semiéster malónico de fórmula R4-O-C(=O)-CH2-C(=O)-O-H o sus sales de Na y Mg, se descarboxila a un p-cetoéster de fórmula general 4, posteriormente es halogenado y descarboxilado, para proporcionar la cetona VII, teniendo R4 el mismo significado que el definido anteriormente.
En algunas realizaciones, la cetona quiral de fórmula general VIla o Vllb se obtiene usando los ácidos carboxílicos correspondientes de fórmula general VIa o Vlb, tal como se definió anteriormente.
Las mismas etapas del procedimiento y las mismas condiciones de reacción analizadas anteriormente con respecto a la fórmula general VII se emplean para proporcionar la cetona quiral de fórmula general VIIa o VIIb usando los ácidos carboxílicos correspondientes de fórmula general VIa o VIb.
En algunas realizaciones, la preparación de la cetona de fórmula general VII, VIIa o VIIb se lleva a cabo en un enfoque de un solo recipiente sin aislamiento de ningún intermedio.
Se entiende que los compuestos representados como un enantiómero o diastereómero específico (por ejemplo, fórmula Ia, Ib, IIa, IIb, etc.) y denominados "puros" comprenden dicho enantiómero o dicho diastereómero en un exceso sustancial, en los que los respectivos posibles enantiómeros o diastereómeros adicionales pueden estar presentes en una cantidad muy pequeña. Si no se indica otra cosa, dichos compuestos comprenden la mayor pureza posible, en la que dichos compuestos se pueden comprar, purificar o sintetizar.
Los ácidos carboxílicos de fórmula general 2a o 2b se compran con una pureza de ee> 99 %.
Ejemplos
Síntesis de aminoalcoholes III
Procedimiento general:
Un recipiente de reacción se carga con cloro-alcohol IV (X kg), isopropanol (5 a 8 X l) y se añade una solución de metóxido de sodio en metanol (0,6 a 0,8 X kg) a 20 °C. La mezcla de reacción se envejece hasta la conversión completa de los cloroalcoholes. A continuación, se añade bencilamina (2 a 5 X kg). La mezcla de reacción se calienta a 80 °C y se agita hasta que se completa la reacción. La mezcla de reacción se enfría a 0 °C con el fin de precipitar el aminoalcohol deseado.
Ejemplo 1: Síntesis de (S,R)-aminoalcohol Illa
De acuerdo con el procedimiento general, se obtienen 34 kg de producto a partir de 33 kg de (S,S)-cloro-alcohol IVa y 153 kg de bencilamina con una pureza de HPLC> 99 %.
Ejemplo 2: Síntesis de (R,S)-aminoalcohol IIIc
De acuerdo con el procedimiento general, se pudieron obtener 45 kg a partir de 45 kg de (R,R)-cloro-alcohol IVc y 177 kg de bencilamina con una pureza de HPLC> 99 %.
Ejemplo 3: Síntesis de (S,S)-aminoalcohol IIId
De acuerdo con el procedimiento general, se pudieron lograr 68 kg a partir de 95 kg de (S,R)-cloro-alcohol IVd y 132 kg de bencilamina con una pureza de HPLC> 99 %.
Ejemplo 4: Síntesis de (R,R)-aminoalcohol IIIb
De acuerdo con el procedimiento general, se pudieron lograr 177 g a partir de 260 g de (R,S)-cloro-alcohol IVb y 363 g de bencilamina con una pureza de HPLC> 99 %.
Reacción de acoplamiento
Procedimiento general para la formación de bencil nebivolol:
Un recipiente de reacción se carga con cloro-alcohol IV (X kg), isopropanol (5 a 8 X l) y se añade una solución de metóxido de sodio en metanol (0,6 a 0,8 X kg) a 20 °C. La mezcla de reacción se agita hasta que se completa la reacción. Se añade el aminoalcohol III adecuado (1 X kg) y la mezcla de reacción se calienta a 80 °C hasta que se completa la reacción. La mezcla de reacción se enfría a 20 °C y se añade ácido clorhídrico acuoso (0,4 a 0,5 X kg) para precipitar el intermedio bencil nebivolol HCl deseado.
Ejemplo 5: Síntesis de (R,S,S,S)-benzil-nebivolol x HCl (IIb)
De acuerdo con el procedimiento general, se pudieron lograr 24 kg a partir de 10 kg de (S,R)-cloro-alcohol (IVd) y 10 kg de (R,S)-amino-alcohol (IIIc).
Ejemplo 6: Síntesis de (S,R,R,R)-benzil-nebivolol x HCl (IIa)
De acuerdo con el procedimiento general, se pudieron lograr 28 kg a partir de 11 kg de (S,R)-cloro-alcohol y 11 kg de (R,S)-amino-alcohol.
Mezclado
Procedimiento general para la mezcla de bencil nebivolol:
l-(R,S,S,S) benzil nebivolol (0,5 X kg) IIb y d-(S,R,R,R) benzil nebivolol (0,5 X kg) IIa se disuelven en una mezcla de tetrahidrofurano (6-8 X) l) y agua (1-2 X l) bajo una atmósfera de nitrógeno a temperatura ambiente. La cristalización se inicia con envejecimiento, después del enfriamiento a 0 °C. El producto se aísla por filtración y la torta se lava con THF.
Ejemplo
7:
Mezcla racémica de bencil nebivolol
El procedimiento general se aplicó a la base libre de (R,S,S,S) y de (S,R,R,R) bencil nebivolol. Sin embargo, no se obtuvo ningún sólido cristalino.
Ejemplo 8: Mezcla racémica de bencil nebivolol HCl
De acuerdo con el procedimiento general, se pudieron lograr 32 kg a partir de 17 kg de L (R,S,S,S) bencil nebivolol HCI y 17 kg de D (S,R,R,R) bencil nebivolol HCl.
Desprotección
Procedimiento general para la desprotección de nebivolol:
Una mezcla de bencil nebivolol (X kg) II, tetrahidrofurano (6 a 8 X l), agua (1 a 2 X l), ciclohexeno (0,5 a 1 X kg) y catalizador de paladio sobre carbono (0,05-0,10 X kg, agua húmeda) se calienta a reflujo. La mezcla de reacción se envejece hasta que se completa la reacción. El catalizador de paladio sobre carbono se elimina por filtración y se lava con tetrahidrofurano (1 a 2 X l). La cristalización del producto se inicia enfriando a 0 °C. El producto se aísla por filtración y se seca al vacío.
Ejemplo 9: Base libre de nebivolol racémico
El procedimiento general se aplicó a la base libre de dl bencil nebivolol. Sin embargo, solo se obtuvo una conversión del 10 % en dichas condiciones.
Ejemplo 10: Clorhidrato de nebivolol racémico
De acuerdo con el procedimiento general, se pudieron lograr 22 kg a partir de 29,5 kg de bencil nebivolol HCI racémico. Síntesis de cetonas puras de fórmula VIIa y VIIb:
El procedimiento global para la síntesis de cetonas puras, se muestra, sin limitarse a él, en un ejemplo (Esquema 3)

Esquema 3 Ejemplo de la síntesis de cloroalcoholes puros ("CLA") de fórmula IVa' a IVd' basado en el uso de cualquiera de los ácidos (R)- o (S)-6-fluoro-crománicos ("FCA") como material de partida y CDI como reactivo de activación para proporcionar las clorocetonas ("CLK") de fórmula VIIa' y VIIb' como intermedios. Para una descripción detallada de las condiciones de reacción, véase los ejemplos 10 y 14.
La activación de ácidos crománicos enantioméricamente puros (ee> 99 %) por CDI y su conversión al meldrumato transcurre en condiciones suaves a temperatura ambiente. El extenso análisis de HPLC y CG mostró que no hay racemización en esta etapa. El ácido de Meldrum proporciona una reacción limpia con el ácido crománico activado para proporcionar el meldrumato cuantitativamente. La siguiente apertura ácida de anillo con la posterior esterificación del p-cetoéster final también transcurrió sin problemas y no indujo ninguna racemización. La conversión de los cetoésteres quirales en clorocetonas quirales (y, por último, en cloroalcoholes quirales) mediante una primera cloración con SO2O 2 seguida de una descarboxilación inducida por ácido, se puede llevar a cabo tal como se describe en el documento WO 2011/091968 A1 (véase el análisis anterior).
Con el nuevo procedimiento disponible es posible obtener (cloro)cetonas con una pureza excelente (ee> 98 %). Los rendimientos globales de la conversión de ácidos crománicos en (cloro)cetonas quirales son de hasta 80-85 %, lo que debe considerarse excelente para toda la secuencia. Por lo tanto, este enfoque es muy eficaz y demuestra su viabilidad comercial y económica. Se puede sacar ventaja adicional del hecho de que la síntesis de las (cloro)cetonas se puede llevar a cabo como un procedimiento de un solo recipiente sin aislamiento de todos los intermedios (véase el ejemplo 5).
Con el nuevo procedimiento optimizado disponible, la reducción enzimática estereoespecífica final de las clorocetonas (S) y (R) lleva a los cuatro cloroalcoholes quirales puros que usan dos ADHs diferentes con rendimientos de hasta el 99 % y una pureza diastereoquímica> 98 % respectivamente ee de hasta el 99,8 % (véase el esquema 4).

Esquema 4: Resumen de los cuatro cloroalcoholes quirales puros
Ejemplo 10:
ent-clorocetona a través de cloruro de ácido y meldrumato:
78 g del ácido (2S)-6-fluorocrománico 2a (ee> 99 %) se disolvieron en tolueno (300 ml) y se hicieron reaccionar con cloruro de tionilo (52,3 g) a 65-70 °C hasta conversión completa. El disolvente se retiró por destilación al vacío. En un matraz separado se carga diclorometano (260 ml) seguido de piridina (61 ml) y ácido de Meldrum (62 g). Después de enfriar a 0-5 °C, el cloruro de ácido preparado previamente se añade durante 3 horas a 0 °C. La suspensión de color pardo rojizo resultante se agita durante un mínimo de 3 horas adicionales a 20-25 °C. Después de la conversión completa, se añade HCl 1M (121 g) y las fases se separan. La fase orgánica se lava dos veces con HCl 1 M (121 g) y por último se lava dos veces con agua (120 ml). La fase orgánica restante se transfiere a otro matraz que contiene ferc-butanol (56 g). La mezcla se calienta a 70-80 °C durante 6 horas bajo destilación continua de diclorometano y acetona (evolución de CO2) y presión normal. Después de enfriar a 55-60 °C se añade nuevamente ferc-butanol (53 g) y la mezcla de reacción se calienta nuevamente a 80 °C hasta que no se observa más destilado. La mezcla se enfría a 20-25 °C y se añade HCl 1 M (140 g). Las fases se separan y la fase orgánica se lava dos veces con una solución saturada de NaHCO3 (148 g). La fase orgánica se concentra al vacío. El producto de reacción bruto se transfiere a un matraz adicional y se disuelve en acetato de etilo (500 ml). Se añade Na3PO4 (66 g) y la mezcla se enfría a 10-15 °C. Se añade lentamente cloruro de sulfurilo (61 g) manteniendo la temperatura por debajo de 20 °C. Después de la conversión completa, la mezcla se trata con agua (175 ml). Las fases se separan y la fase orgánica se trata nuevamente con agua (70 ml). Después de la separación de fases, la fase orgánica se concentra al vacío. El producto bruto se disuelve en acetato de etilo (40 ml) y se mezcla a temperatura ambiente con ácido acético glacial (291 ml) seguido de HCl al 37 % (52 ml). La mezcla de reacción se calienta a 40 °C durante 3 horas. Después de enfriar a 20-25 °C, se añade tolueno (140 ml) y agua (100 ml). La fase orgánica se lava dos veces con agua (70 ml) y solución saturada de NaHCO3 (70 ml). Después de un lavado adicional con agua (70 ml), la fase orgánica se concentra al vacío. El producto bruto resultante se trata con isopropanol (165 ml) a 20-25 °C. La mezcla se agita 2 horas a 0-5 °C. El producto se retira por filtración y se seca para proporcionar 1a' (36 g; ee 93,5 %) en forma de cristales amarillos.
De manera análoga, el ácido (2R)-6-fluorocrománico 2b puede convertirse en clorocetona 1b'.
Ejemplo 11:
Preparación de clorocetonas con PivCl y base de Huning
Ácido (2S)-6-fluorocrománico (11,59 kg, 2a, ácido de Meldrum (9,4 kg) y DMAP (0,6 kg) se disuelven en acetonitrilo (33,7 l) a 20-25 °C. Se añade N-etildiisopropilamina (16,7 kg) durante 20 minutos a 20-25 °C. Se añade cloruro de pivaloilo (8,0 kg) a la solución amarilla transparente durante 2 horas. La solución se diluye con acetonitrilo (6,2 l) y se agita durante 4-5 horas adicionales a 45-50 °C. Se añade ferc-butanol (16,1 kg), seguido de ácido trifluoroacético (10,2
kg). La mezcla se calienta a 50-55 °C y se agita durante 7 horas adicionales. Los disolventes se retiran por destilación al vacío y el residuo se disuelve en tolueno (31,4 kg) después de enfriar a 20-25 °C. Se añade agua (23 l) y las fases se separan. La fase orgánica se lava con una solución saturada de NaHCO3 (23 l). La fase orgánica se lava nuevamente con agua (23 l) y, por último, los disolventes se retiran por destilación para proporcionar el cetoéster p bruto (19,0 kg). El producto se transfiere a un segundo recipiente y se disuelve en acetato de etilo (70,2 kg). Se añade Na3PO4 (9,7 kg) y la mezcla se enfría a 10 °C. Se deja caer cloruro de sulfurilo (9,0 kg) a la mezcla durante 2 horas a 10 °C. Una vez completada la conversión, el exceso de cloruro de sulfurilo se hidroliza con agua (25,5 kg). La fase acuosa se separa y se descarga. La fase orgánica se lava con agua (10,4 kg) y posteriormente se concentra al vacío para proporcionar 36,1 kg de p-cetoéster clorado bruto. El material bruto se trata con ácido acético glacial (42,8 kg) y HCl al 37 % (9,1 kg) a 20-25 °C y, posteriormente, se calienta a 30-40 °C durante aproximadamente 7 horas. Después de enfriar a 20-25 °C, se añade tolueno (17,8 kg) y agua (20,4 kg). Después de agitar durante 30 minutos, las fases se separan. La fase acuosa se descarga y la fase orgánica se lava dos veces con agua (10,4 kg), solución saturada de NaHCO3 (11,0 kg) y por último con agua (10,4 kg). Los disolventes se retiran por destilación para producir un aceite amarillo-naranja. Se añade isopropanol (38,0 kg) y la mitad del disolvente se retira por destilación. La mezcla se enfría a 0-5 °C y se agita 3 horas. El precipitado se retira por filtración para proporcionar 6,86 kg de 1a (50 % del rendimiento teórico) de 95,8 % de pureza (HPLC) y ee del 96,2 % (determinado por CG quiral).
De manera similar, el ácido (2R)-6-fluorocrománico 2b (10,3 kg) se convierte en 1b (6,1 kg) con un rendimiento del 50,7 %. La pureza determinada por HPLC es del 96,8 % con ee del 93,2 % (CG quiral).
Ejemplo 12:
Procedimiento CDI:
Se cargó CDI (100,7 kg) en un recipiente y se suspendió con acetonitrilo (192 kg). Se añadió una solución de ácido (2R)-6-fluorocrománico 2a (110,7 kg) en acetonitrilo (150 kg) durante 45 minutos a 15-20 °C y se agitó durante 60 minutos adicionales hasta que se completó la conversión. Se añadió una solución de ácido de Meldrum (93,6 kg) en acetonitrilo (97 kg) a la mezcla a 15 °C. Después de agitar durante 12 horas se añadió terc-butanol (169,5 kg). La mezcla resultante se enfrió a 0-5 °C. Se dejó caer ácido trifluoroacético (168 kg) a la mezcla a 5 °C durante 2 horas y se agitó durante 6-7 horas a 15-20 °C. Después de la conversión completa del meldrumato, el disolvente se retiró por destilación. El residuo oleoso resultante se disolvió en tolueno (279 kg) y se lavó con agua (203 l), a continuación dos veces con una solución acuosa saturada de NaHCO3 (67 kg) y nuevamente con agua (185 l). Después de la separación de fases, las capas acuosas se descartaron y la fase de tolueno se retiró por destilación para proporcionar un aceite ligeramente amarillo que se secó azeotrópicamente con tolueno. El residuo oleoso de (R)-FCA- p-cetoéster en el reactor se disolvió en acetato de etilo (742 kg). Se añadió Na3PO4 (92,5 kg) y la suspensión se transfirió a un recipiente adicional. Se añadió lentamente cloruro de sulfurilo (87,6 kg) a 0-5 °C durante un período de 2 horas. La mezcla se calentó a 20 °C y se agitó hasta que se completó la reacción. Se añadió agua (284 l) con agitación manteniendo la temperatura por debajo de 15 °C. Después de la separación de fases, la capa acuosa inferior se desechó y la capa orgánica superior se lavó con agua (138 l). El disolvente se separó a presión reducida para proporcionar el (R)-FCA-a-cloro- p-cetoéster en forma de un residuo oleoso amarillo que se disolvió en ácido acético glacial (389,8 kg). Posteriormente, se añadió HCl al 37 % (83,4 kg) y la mezcla se calentó a 40 °C durante 4 horas. La mezcla se enfrió a 10 °C y se añadió 204 kg de una solución saturada de NaCl (204 kg) y tolueno (162 kg). Después de la separación de fases, la fase orgánica se lavó dos veces con salmuera (108 kg). Las fases acuosas combinadas se volvieron a extraer una vez con tolueno (45 kg). Bajo agitación vigorosa, se añadió cuidadosamente una solución saturada de NaHCO3(65 l) a la fase orgánica combinada. Después de la separación de fases, la capa acuosa inferior se desechó y la capa orgánica superior se lavó dos veces con una solución acuosa de Na2SO4. Las fases se separaron y la fase orgánica se concentró a presión reducida para producir un residuo oleoso. Se añadió isopropanol (131 kg) y el residuo se disolvió a 40 °C. Se obtuvo un precipitado enfriando a 0 °C. Después de agitar adicionalmente durante 2 horas, el precipitado se retiró por filtración. La torta de filtración se lavó tres veces con isopropanol enfriado con hielo y posteriormente se secó a presión reducida. El agua madre se redujo a la tercera parte y la cristalización se indujo de nuevo enfriando a 0 °C. Los cristales se retiraron por filtración y ambos cultivos se combinaron para producir 1b (92,45 kg; 71,6 % del rendimiento teórico). La pureza fue del 99 % determinada por HPLC con ee del 97,9 % determinado por CG quiral.
La fabricación de la (S)-clorocetona 1a correspondiente se realizó de la misma manera.
Ejemplo 13:
Conversión a cloroalcoholes (5a a 5d):
Preparación de la solución tampón para la reducción enzimática:
Disolver trietanolamina (4 g; 26,5 mmol) en agua (215 ml). Ajustar el pH de la solución, mientras se agita, a pH 6,99 con HCl al 36 % (2,3 g). Añadir ZnCl2 (0,057 g) y llene hasta 270 ml. A continuación, añadir glicerol (37,5 g) y mezclar bien.
Procedimiento general para la reducción enzimática:
Colocar isopropanol (20 g) en un matraz y enfriar con hielo a 0-5 °C. Añadir p-NAD (10 mg) y a continuación añadir solución de tampón previamente enfriada (10 ml). Posteriormente, añadir 50 mmol de clorocetona a 0 °C a la mezcla de reacción y, por último, añadir 6.000 unidades de alcohol deshidrogenasa (S) o (R) selectiva. Calentar la muestra a 20-25 °C y agitar durante 24 horas. Una vez completada la conversión, centrifugar la solución de reacción y extraer con acetato de etilo (2 x 10 ml) después de separar las fases. Lavar las fases orgánicas con solución saturada de NaCl (20 ml) y a continuación secar sobre Na2SO4. El producto bruto se obtiene mediante la eliminación del disolvente por destilación al vacío.
(S)-2-cloro-1-((R)-6-fluoro-3,4-dihidro-2H-cromen-2-il)-etanol 5b': Se usaron (2S)-6-fluorocroman-2-il-2-cloroetan-1-ona 1a' y alcohol deshidrogenasa (R) selectiva de acuerdo con las especificaciones proporcionadas anteriormente para obtener 11,42 g (99 % de rendimiento teórico) 5b' (ed 98,3 %; ee 99,8 %).
CL-EM: m/z = 230,232 (MH+, 100 %)
(R)-2-cloro-1-((R)-6-fluoro-3,4-dihidro-2H-cromen-2-il)-etanol 5d':
De manera análoga, se usaron (2R)-6-fluorocroman-2-il-2-cloroetan-1-ona 1b' y alcohol deshidrogenasa (R) selectiva para obtener 11,07 g (96 % del rendimiento teórico) 5d' (ed 97,9 %; ee 99,8 %)
CL-EM: m/z = 230,232 (MH+, 100 %)
(R) -2-cloro-1-((S)-6-fluoro-3,4-dihidro-2H-cromen-2-il)-etanol 5c':
De manera análoga, se usaron (2R)-6-fluorocroman-2-il-2-cloroetan-1-ona 1b' y alcohol deshidrogenasa (S) selectiva para obtener 11,42 g (99 % del rendimiento teórico) 5c' (ed 98,0 %; ee 99,8 %)
CL-EM: m/z = 230,232 (MH+, 100 %)
(S) -2-cloro-1-((S)-6-fluoro-3,4-dihidro-2H-cromen-2-il)-etanol 5a':
De manera análoga, se usaron (2S)-6-fluorocroman-2-il-2-cloroetan-1-ona 1a' y alcohol deshidrogenasa (S) selectiva para obtener 10,72 g (93 % del rendimiento teórico) 5a' (ed 98,1 %; ee 99,9 %)
CL-EM: m/z = 230,232 (MH+, 100 %)
Claims (15)
1. Un procedimiento de producción de clorhidrato de nebivolol de fórmula I,

que comprende las etapas de:
a. proporcionar un clorhidrato de nebivolol protegido de fórmula general II

siendo P un grupo protector de amina eliminable por hidrogenación, y
b. hidrogenación de dicho clorhidrato de nebivolol protegido de fórmula general II para producir clorhidrato de nebivolol de fórmula I.
2. El procedimiento de acuerdo con la reivindicación 1, en el que se proporciona en la etapa a
i. un clorhidrato de d-nebivolol protegido de fórmula general IIa

ii. un clorhidrato de /-nebivolol protegido de fórmula general IIb

o
iii. una mezcla de un clorhidrato de d-nebivolol protegido de fórmula IIa y un clorhidrato de /-nebivolol protegido de fórmula IIb,
siendo P un grupo protector de amina eliminable por hidrogenación que se obtiene en la etapa a. y en el que dicha hidrogenación de la etapa b. produce
i. el correspondiente clorhidrato de d-nebivolol

ii. el correspondiente clorhidrato de /-nebivolol

o
iii. la mezcla correspondiente de clorhidrato de d-nebivolol y clorhidrato de /-nebivolol de fórmula IIa y IIb.
3. El procedimiento de acuerdo con cualquiera de las reivindicaciones 1 o 2, en el que se proporciona una mezcla racémica de dicho clorhidrato de d-nebivolol protegido IIa y dicho clorhidrato de /-nebivolol protegido IIb en la etapa a, y en el que dicha hidrogenación de la etapa b produce el clorhidrato de nebivolol racémico correspondiente.
4. El procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, en el que el grupo protector de amina P es

n siendo 0, 1, 2, 3, 4 o 5 y cada R1 estando seleccionado independientemente de cualquier otro R1 entre F, Br, Cl, I o alquilo C1- a C4.
5. El procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, en el que se proporciona una mezcla de dicho clorhidrato de d-nebivolol protegido IIa y dicho clorhidrato de /-nebivolol protegido IIb
- disolviendo ndp moles de dicho clorhidrato de d-nebivolol protegido IIa y nlp moles de dicho clorhidrato de /-nebivolol protegido IIb en un disolvente de precipitación y
- precipitando dicha mezcla, en el que ndp es la cantidad molar de dicho clorhidrato de d-nebivolol protegido IIa y nlp es la cantidad molar de dicho clorhidrato de /-nebivolol protegido IIb.
6. El procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, en el que se proporciona una mezcla racémica de dicho compuesto de clorhidrato de d-nebivolol protegido y dicho compuesto clorhidrato de /-nebivolol protegido mediante la disolución de 1 mol de dicho compuesto clorhidrato de d-nebivolol protegido y 1 mol de dicho compuesto clorhidrato de /-nebivolol protegido en un disolvente de precipitación y una posterior precipitación de dicha mezcla racémica.
7. El procedimiento de acuerdo con cualquiera de las reivindicaciones 5 o 6, en el que dicho disolvente de precipitación es una mezcla de THF/agua.
8. El procedimiento de acuerdo con cualquiera de las reivindicaciones 5 o 7, en el que los clorhidratos de nebivolol protegidos IIa y IIb se disuelven en cantidades equimolares en una mezcla de 8:1 a 3:1 de THF/agua y posteriormente se cristalizan.
9. El procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, en el que se usa en la hidrogenación de la etapa b un catalizador de Pd y ciclohexeno o un ciclohexeno alquilado o 1,4-ciclohexadieno.
10. El procedimiento de acuerdo con la reivindicación 9, en el que, en la hidrogenación de la etapa b, los compuestos de fórmula II, IIa, IIb o mezclas de IIa y IIb son disueltos en un disolvente y son tratados con 0,05-0,10 equivalentes de Pd/C a reflujo en presencia de 0,5-1 equivalentes de ciclohexeno, en el que un equivalente corresponde al peso de los compuestos de fórmula II, IIa, IIb o el peso de la mezcla de IIa y IIb.
11. El procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, en el que dicho clorhidrato de dnebivolol protegido y dicho clorhidrato de /-nebivolol protegido se proporciona por
a. una reacción de acoplamiento de
i. aminoalcoholes de fórmula general IIIa a IIId

siendo P un grupo protector de amina tal como se definió anteriormente,
ii. con cloroalcoholes de fórmula general IVa a IVd
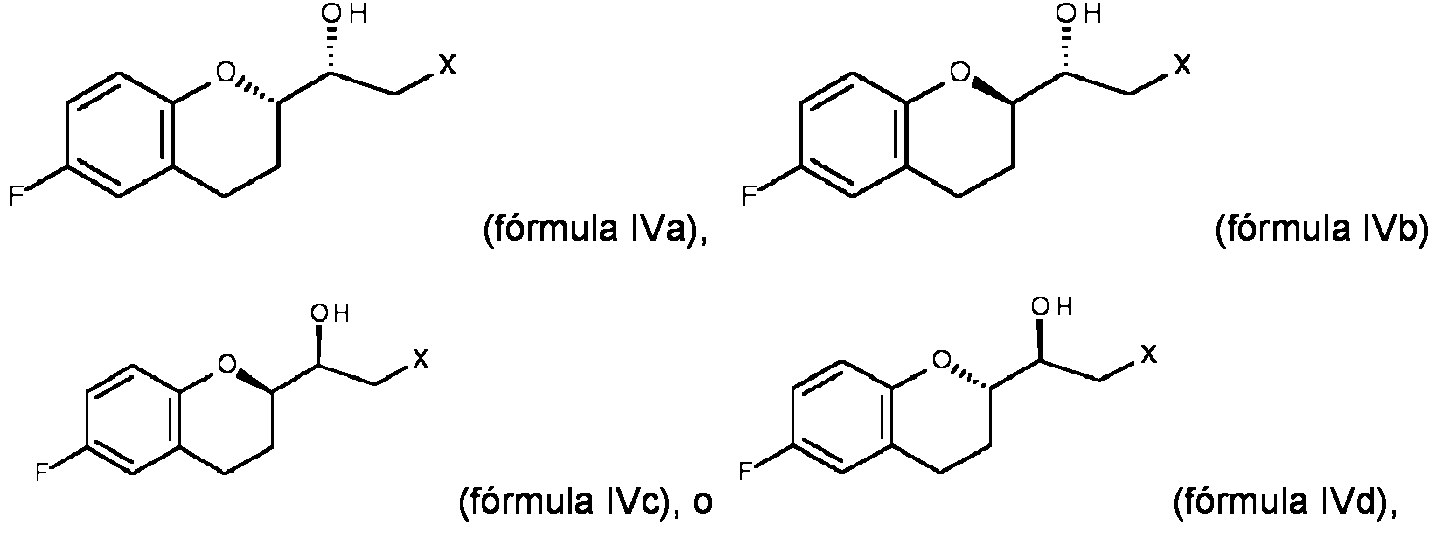
siendo X un grupo saliente,
para proporcionar un compuesto de cf-nebivolol protegido y un compuesto de /-nebivolol protegido, que se producen por una reacción de acoplamiento del compuesto IIIa con el compuesto IVb o del compuesto IIIb con el compuesto IVa y por una reacción de acoplamiento del compuesto IIIc con el compuesto IVd o del compuesto IIId con el compuesto IVc, y
b. un tratamiento posterior de dicho compuesto de cf-nebivolol protegido y dichos compuestos de /-nebivolol con ácido clorhídrico.
12. El procedimiento de acuerdo con la reivindicación 11, en el que dichos aminoalcoholes IIIa a IIId se proporcionan mediante la conversión de dichos cloroalcoholes IVa a IVd en intermedios epóxidos de fórmula general Va a Vd

y un tratamiento posterior con una amina de fórmula HNP, siendo P un grupo protector de amina tal como se definió anteriormente.
13. El procedimiento de acuerdo con cualquiera de las reivindicaciones 11 o 12, en el que dicha reacción de acoplamiento de dichos aminoalcoholes IIIa a IIId con dichos cloroalcoholes IVa a IVd se logra mediante la conversión de dichos cloroalcoholes IVa a IVd a dichos intermedios epóxido Va a Vd y un acoplamiento posterior con dichos aminoalcoholes IIIa a IIId.
14. El procedimiento de acuerdo con cualquiera de las reivindicaciones 11 a 13, en el que dicha conversión de los cloroalcoholes IVa a IVd se logra mediante una base, en un disolvente orgánico prótico.
15. El procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, en el que la amina de fórmula HNP es bencilamina.
REFERENCIAS CITADAS EN LA DESCRIPCIÓN
La lista de referencias citadas por el solicitante es, únicamente, para conveniencia del lector. No forma parte del documento de patente europea. Si bien se ha tenido gran cuidado al compilar las referencias, no pueden excluirse errores u omisiones y la OEP declina toda responsabilidad a este respecto.
Documentos de patente citados en la descripción
● US 4654362 A [0002] [0003] WO 2010089764 A 1 [0003]
● EP 0145067 A2 [0002] US 20090076283 A [0005]
● EP 0334429 A1 [0003] WO 2011091963 A 1 [0007] [0054] [0092] ● WO 2004041305 A1 [0003] IN 2012MU02522 [0013] [0029]
● WO 2006016376 A1 [0003] [0005] CN 102344431 [0014]
● WO 2007033316 A l, HETERO DRUGS [0003] CA 101463024 [0014]
[0005] WO 2009082913 A [0014]
● WO 2006025070 A2 [0003] EP 2236510 A [0014]
● WO 2003010022 A2 [0003] WO 2007083313 A [0014]
● WO 2003064326 A2 [0003] WO 2006016376 A [0014]
● WO 2003064327 A2 [0003] WO 2003064327 A [0029]
● WO 2000082913 A1 [0003] WO 2011091963 A [0029] [0040]
● CN 101463024 A [0003] DE 102010905953 [0040]
● WO 2010049455 A |[0003] [0012] [0029] EP 1803715 A1 [0054]
Literatura no patente citada en la descripción
● P. G. M. WUTS. Greenes Protective Groups in Or- ● TUCHALSKI et al. Journal of Molecular S truc ture, ganic Synthesis. Wiley, 2006 [0020] 2006, vol.800 (1-3), 28^4 [0049]
● GREENES PROTECTIVE GROUPS IN ORGANIC
SYNTHESIS. Wiley-Blackwell, June 2013 [0020]
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP14155300.8A EP2907810A1 (en) | 2014-02-14 | 2014-02-14 | A new method for producing nebivolol hydrochloride of high purity |
| PCT/EP2015/053160 WO2015121452A1 (en) | 2014-02-14 | 2015-02-13 | A new method for producing nebivolol hydrochloride of high purity |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2715503T3 true ES2715503T3 (es) | 2019-06-04 |
Family
ID=50101796
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES15705588T Active ES2715503T3 (es) | 2014-02-14 | 2015-02-13 | Un nuevo método de producción de clorhidrato de nebivolol de alta pureza |
Country Status (6)
| Country | Link |
|---|---|
| US (1) | US9822090B2 (es) |
| EP (2) | EP2907810A1 (es) |
| CA (1) | CA2937826A1 (es) |
| ES (1) | ES2715503T3 (es) |
| PT (1) | PT3105214T (es) |
| WO (1) | WO2015121452A1 (es) |
Families Citing this family (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DE102014107132A1 (de) | 2014-05-20 | 2015-11-26 | Corden Pharma International Gmbh | Verfahren zur Herstellung von Epoxiden die in der Herstellung von Nebivolol und dessen Derivaten einsetzbar sind |
| CN108300743B (zh) * | 2018-02-06 | 2021-05-14 | 江苏八巨药业有限公司 | 一种(r)-2-氯-1-(6-氟-苯并二氢吡喃-2-基)-1-乙醇的生物催化方法 |
Family Cites Families (16)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4654362A (en) | 1983-12-05 | 1987-03-31 | Janssen Pharmaceutica, N.V. | Derivatives of 2,2'-iminobisethanol |
| CA1337429C (en) | 1983-12-05 | 1995-10-24 | Guy Rosalia Eugene Van Lommen | Derivatives of 2,2'-iminobisethanol |
| CA1337432C (en) | 1988-03-23 | 1995-10-24 | Raymond M. Xhonneux | Method of lowering the blood pressure |
| HU227236B1 (en) | 2002-11-06 | 2010-12-28 | Egis Gyogyszergyar Nyilvanosan Muekoedoe Reszvenytarsasag | New process for the production of racemic and the pure [2s[2r*[r[r*]]]]-and [2r[2s*[s[s*]]]]-enantiomers of nebivolol |
| HRP20080297T3 (en) | 2004-07-30 | 2008-07-31 | Torrent Pharmaceuticals Ltd | Nebivolol and its pharmaceutically acceptable salts, process for preparation and pharmaceutical compositions of nebivolol |
| ATE465157T1 (de) * | 2004-08-11 | 2010-05-15 | Hetero Drugs Ltd | Neues verfahren zur herstellung von nebivololzwischenprodukten |
| EP1803716B1 (en) | 2005-12-28 | 2012-07-25 | Acino Pharma AG | A process for preparation of racemic nebivolol |
| US7560575B2 (en) | 2005-12-28 | 2009-07-14 | Acino Pharma Ag | Process for preparation of racemic Nebivolol |
| EP1973895A1 (en) | 2006-01-18 | 2008-10-01 | Hetero Drugs Limited | Process for isolation of desired isomers of nebivolol intermediates |
| PL2102196T3 (pl) | 2006-11-27 | 2012-12-31 | Zach System Spa | Sposób wytwarzania nebiwololu |
| US7999124B2 (en) | 2006-11-27 | 2011-08-16 | Zach System S.P.A. | Process for preparing nebivolol |
| CN101463024B (zh) | 2007-12-21 | 2011-06-08 | 上海现代制药股份有限公司 | 一种制备rrrs和sssr型的奈必洛尔中间体混合物的方法 |
| IT1392067B1 (it) * | 2008-10-31 | 2012-02-09 | Zach System Spa | Processo di preparazione di nebivololo |
| WO2010089764A2 (en) | 2009-01-05 | 2010-08-12 | Msn Laboratories Limited | Improved process for the preparation of nebivolol hydrochloride |
| DE102010005953A1 (de) | 2010-01-27 | 2011-07-28 | Corden PharmaChem GmbH, 68305 | Verfahren zur Herstellung von Nebivolol |
| CN102344431B (zh) | 2010-08-05 | 2014-03-26 | 成都康弘药业集团股份有限公司 | 一种制备奈必洛尔盐酸盐的方法 |
-
2014
- 2014-02-14 EP EP14155300.8A patent/EP2907810A1/en not_active Withdrawn
-
2015
- 2015-02-13 PT PT15705588T patent/PT3105214T/pt unknown
- 2015-02-13 WO PCT/EP2015/053160 patent/WO2015121452A1/en not_active Ceased
- 2015-02-13 US US15/118,483 patent/US9822090B2/en not_active Expired - Fee Related
- 2015-02-13 ES ES15705588T patent/ES2715503T3/es active Active
- 2015-02-13 EP EP15705588.0A patent/EP3105214B1/en not_active Not-in-force
- 2015-02-13 CA CA2937826A patent/CA2937826A1/en not_active Abandoned
Also Published As
| Publication number | Publication date |
|---|---|
| EP2907810A1 (en) | 2015-08-19 |
| WO2015121452A1 (en) | 2015-08-20 |
| PT3105214T (pt) | 2019-03-28 |
| US9822090B2 (en) | 2017-11-21 |
| US20170183323A1 (en) | 2017-06-29 |
| CA2937826A1 (en) | 2015-08-20 |
| EP3105214A1 (en) | 2016-12-21 |
| EP3105214B1 (en) | 2018-12-19 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2393692T3 (es) | Método para la preparación de dabigatran y sus intermedios | |
| ES2770050T3 (es) | Nuevo procedimiento para la preparación de dolutegravir y sus sales farmacéuticamente aceptables | |
| EP3481200B1 (en) | Processes for the preparation of 4-alkoxy-3-(acyl or alkyl)oxypicolinamides | |
| ES2756000T3 (es) | Nuevo procedimiento | |
| CN109020992B (zh) | 一种立体选择性制备β型单/双青蒿烷基醚胺马来酸盐的方法 | |
| RU2715233C2 (ru) | Способ получения производных азотистого иприта | |
| ES2700973T3 (es) | Proceso sin base para la preparación de compuestos intermedios de cetona que se pueden usar para fabricar nebivolol | |
| KR101191977B1 (ko) | 2,5-다이케토피페라진 화합물의 제조방법 | |
| EP3105214B1 (en) | A new method for producing nebivolol hydrochloride of high purity | |
| JP7263350B2 (ja) | アシル化アンフェタミン誘導体を調製するためのプロセス | |
| CA3048084A1 (en) | Protected oxadiazacyclic compounds, method for preparing oxadiazacyclic compounds and uses thereof | |
| JP6006634B2 (ja) | イソウレア化合物を用いるエピナスチンの製造方法 | |
| ES3057723T3 (en) | Process to prepare vilanterol trifenatate | |
| CN116217553B (zh) | 一种三嗪酮类化合物及其制备方法和应用 | |
| CZ20067A3 (cs) | Zpusob výroby hydrochloridu (S)-N-methyl-3-(1-naftyloxy)-3-(2-thienyl)propylaminu (duloxetinu) | |
| WO2013098826A1 (en) | "a process for the preparation of n-[2-[(acetylthio) methyl]-1-oxo-3-phenylpropyl] glycine phenyl methyl ester and intermediates thereof" | |
| KR100418327B1 (ko) | 신규의 아지리딘 유도체 및 그 제조방법 | |
| KR101137503B1 (ko) | 고분자 고체 지지체를 이용한 히스티딜-프롤린아미드 유도체의 제조 방법 | |
| KR20230174902A (ko) | 벤조아민 유도체의 제조방법 | |
| EP4313964A1 (en) | New process for the synthesis of 5-{5-chloro-2-[(3s)-3- [(morpholin-4-yl)methyl]-3,4-dihydroisoquinoline-2(1h )-carbonyl]phenyl}-1,2-dimethyl-1h-pyrrole-3-carboxylic acid derivatives and its application for the production of pharmaceutical compounds | |
| CN121779399A (zh) | 一种荧光性2-氨基嘌呤衍生物合成方法 | |
| JPH07149696A (ja) | ヒドロキシアルキルアミノニトロベンゾール− 誘導体の製造方法 | |
| JP2002332270A (ja) | スルホンアミド誘導体の製造方法 |