ES2733502T3 - Compuestos de imidazopiridazina - Google Patents
Compuestos de imidazopiridazina Download PDFInfo
- Publication number
- ES2733502T3 ES2733502T3 ES15760263T ES15760263T ES2733502T3 ES 2733502 T3 ES2733502 T3 ES 2733502T3 ES 15760263 T ES15760263 T ES 15760263T ES 15760263 T ES15760263 T ES 15760263T ES 2733502 T3 ES2733502 T3 ES 2733502T3
- Authority
- ES
- Spain
- Prior art keywords
- optionally substituted
- pharmaceutically acceptable
- members
- acceptable salt
- heteroaryl
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/04—Ortho-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/50—Pyridazines; Hydrogenated pyridazines
- A61K31/5025—Pyridazines; Hydrogenated pyridazines ortho- or peri-condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
- A61P11/06—Antiasthmatics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/14—Drugs for disorders of the nervous system for treating abnormal movements, e.g. chorea, dyskinesia
- A61P25/16—Anti-Parkinson drugs
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/18—Antipsychotics, i.e. neuroleptics; Drugs for mania or schizophrenia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/20—Hypnotics; Sedatives
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/22—Anxiolytics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/24—Antidepressants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
- A61P27/14—Decongestants or antiallergics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
- A61P37/06—Immunosuppressants, e.g. drugs for graft rejection
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/08—Antiallergic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D519/00—Heterocyclic compounds containing more than one system of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring system not provided for in groups C07D453/00 or C07D455/00
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Public Health (AREA)
- Life Sciences & Earth Sciences (AREA)
- Veterinary Medicine (AREA)
- Medicinal Chemistry (AREA)
- General Health & Medical Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- Pharmacology & Pharmacy (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Neurosurgery (AREA)
- Neurology (AREA)
- Biomedical Technology (AREA)
- Pulmonology (AREA)
- Immunology (AREA)
- Psychiatry (AREA)
- Ophthalmology & Optometry (AREA)
- Heart & Thoracic Surgery (AREA)
- Pain & Pain Management (AREA)
- Cardiology (AREA)
- Psychology (AREA)
- Epidemiology (AREA)
- Urology & Nephrology (AREA)
- Anesthesiology (AREA)
- Vascular Medicine (AREA)
- Rheumatology (AREA)
- Hospice & Palliative Care (AREA)
- Transplantation (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
Abstract
Un compuesto de Fórmula I:**Fórmula** o una sal farmacéuticamente aceptable del mismo, en la que: R1 se selecciona entre el grupo que consiste en -(CH2)m-cicloalquilo (C3-C8), -(CH2)m-heterocicloalquilo (de 4 a 10 miembros), -(CH2)m-arilo (C6-C10) y -(CH2)m-heteroarilo (de 5 a 14 miembros)-, y, donde sea químicamente permisible, los restos cicloalquilo (C3-C8), heterocicloalquilo (de 4 a 10 miembros, arilo (C6-C10) y heteroarilo (de 5 a 14 miembros) están opcionalmente sustituidos con de uno a cinco R2; cuando está presente, cada R2 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)- OR4 y cicloalquilo (C3-C8) opcionalmente sustituido; cuando está presente, cada R3 se selecciona independientemente del grupo que consiste en halógeno, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4; R4 y R5 cada uno se selecciona independientemente del grupo que consiste en hidrógeno y alquilo (C1-C6) opcionalmente sustituido; Cada uno de R6 y R7 se selecciona independientemente del grupo que consiste en hidrógeno, alquilo (C1-C6) opcionalmente sustituido, -(CH2)n-cicloalquilo (C3-C8), -(CH2) n-heterocicloalquilo (de 4 a 10 miembros), -(CH2)narilo (C6-C10) y -(CH2)n-heteroarilo (de 5 a 10 miembros)-, y, donde sea químicamente permisible, los restos cicloalquilo (C3-C8), heterocicloalquilo (de 4 a 10 miembros, arilo (C6-C10) y heteroarilo (de 5 a 10 miembros) están opcionalmente sustituidos con de uno a cinco R8; o R6 y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a 10 miembros) y, donde sea químicamente permisible, el heterocicloalquilo (de 4 a 10 miembros) está opcionalmente sustituido con de uno a cinco R9; cuando está presente, cada R8 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y - C(=O)-OR4; cuando está presente, cada R9 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y - C(=O)-OR4; b está representado por un número entero seleccionado de 0, 1, 2 o 3; m está representado por un número entero seleccionado de 0, 1 o 2; y n está representado por un número entero seleccionado de 0, 1, 2, 3 o 4.
Description
DESCRIPCIÓN
Compuestos de imidazopiridazina
Campo de la invención
La presente invención se refiere a compuestos de imidazopiridazina de fórmula I, que son inhibidores de las isoenzimas de la PDE4, especialmente con una afinidad de unión por la isoforma PDE4B, y a su uso para tratar enfermedades o trastornos del sistema nervioso central (SNC), metabólicas, autoinmunes e inflamatorias.
Antecedentes de la invención
Las fosfodiesterasas (PDE) son una clase de enzimas intracelulares que esconden el enlace fosfodiéster en las moléculas segundas mensajeras adenosín 3'5'-monofosfato cíclico (AMPc) y guanosín 3',5'-monofosfato cíclico (GMPc). Los nucleótidos cíclicos AMPc y GMPc sirven como mensajeros secundarios en varias rutas celulares. El AMPc funciona como segundo mensajero que regula muchos procesos intracelulares dentro del cuerpo. Un ejemplo se encuentra en las neuronas del sistema nervioso central, donde la activación de las quinasas dependientes de AMPc y la posterior fosforilación de proteínas está implicada en la regulación aguda de la transmisión sináptica, así como en la diferenciación y la supervivencia neuronal. La complejidad de la señalización de nucleótidos cíclicos viene indicada por la diversidad molecular de las enzimas implicadas en la síntesis y la degradación de AMPc. Hay al menos diez familias de adenilato ciclasas y once familias de fosfodiesterasas. Además, se conocen diferentes tipos de neuronas que expresan múltiples isozimas de cada una de estas clases y hay buenas evidencias de la compartimentalización y especificidad de función para diferentes isoenzimas dentro de una neurona dada.
Un mecanismo principal para la regulación de la señalización de nucleótidos cíclicos es mediante el catabolismo del nucleótido cíclico catalizado por fosfodiesterasa. Las once familias conocidas de PDE están codificadas por 21 genes diferentes; cada gen normalmente da múltiples variantes de corte y empalme que contribuyen adicionalmente a la diversidad de la isoenzima. Las familias de p De se distinguen funcionalmente según la especificidad de sustrato del nucleótido cíclico, mecanismos de regulación y la sensibilidad a los inhibidores. Además, las PDE se expresan de forma diferencial en todo el organismo, incluyendo en el sistema nervioso central. Como resultado de estas distintas actividades enzimáticas y localización, las diferentes isoenzimas de PDE pueden servir funciones fisiológicas distintas. Además, los compuestos pueden inhibir de forma selectiva isoenzimas de PDE distintas pueden ofrecer efectos terapéuticos concretos, menos efectos secundarios o ambos (Deninno, M., Future Directions en Phosphodiesterase Drug Discovery. Bioorganic and Medicinal Chemistry Letters 2012, 22, 6794-6800).
La presente invención se refiere a compuestos que tienen una afinidad de unión por la cuarta familia de PDE (es decir, PDE4A, PDE4B, PDE4C y PDE4D), y, en particular, una afinidad de unión por la isoforma PDE4B.
Las isoenzimas PDE4 llevan a cabo una degradación hidrolítica selectiva de alta afinidad del segundo mensajero adenosín 3',5'-monofosfato cíclico (AMPc). Se han mostrado efectos farmacológicos beneficiosos resultantes de dicha inhibición en diversos modelos de enfermedad. En los últimos años se ha descubierto una serie de inhibidores de PDE4. Por ejemplo, Roflumilast (Daliresp®), comercializado por Forest Pharmaceuticals, Inc., está aprobado para la enfermedad pulmonar obstructiva crónica (EPOC) para disminuir el número de brotes o el empeoramiento de los síntomas de EPOC. La Food and Drug Administration de Estados Unidos ha aprobado Apremilast (Otezla®) para el tratamiento de adultos con artritis psoriásica activa.
Aunque se ha demostrado actividad farmacológica beneficiosa de los inhibidores de PDE4, un efecto secundario de estos tratamientos ha sido la inducción de efectos secundarios gastrointestinales, tales como náuseas, emesis y diarrea, que actualmente se cree que está asociado con la inhibición de la isoforma PDE4D. Se realizaron intentos para desarrollar compuestos con una afinidad por la isoforma PDE4B sobre la isoforma PDE4D (véase: Donnell, A. F. y col., Identification of piridazino[4,5-b]indolizines as selective PDE4B inhibitors. Bioorganic & Medicinal Chemistry Letters 2010 (20) 2163-7; y Naganuma, K. et al., Discovery of selective PDE4B inhibitors. Bioorganic and Medicinal Chemistry Letters 2009, 19, 3174-6). Sin embargo, sigue existiendo la necesidad de desarrollar inhibidores selectivos de la PDE4, especialmente de los que tienen una afinidad por la isoforma PDE4B. En particular, se anticipa que los compuestos con afinidad de unión mejorada para la isoforma PDE4B sobre la isoforma PDE4D serán útiles en el tratamiento de diversas enfermedades y trastornos del sistema nervioso central (SNC). El descubrimiento de compuestos seleccionados de la presente invención aborda esta necesidad continua y proporciona terapias adicionales para el tratamiento de diversas enfermedades y trastornos del sistema nervioso central (SNC), así como enfermedades y trastornos metabólicos, autoinmunes e inflamatorios.
El tratamiento con los inhibidores de la PDE4B de la presente invención también puede conducir a una disminución de los efectos secundarios gastrointestinales (por ejemplo, náuseas, emesis y diarrea) que se cree que están asociados con la inhibición de la isoforma PDE4D (Robichaud, A. et al., Deletion of Phosphodiesterase 4D en Mice Shortens a2-Adrenoreceptor-Mediated Anesthesia, A Behavioral Correlate of Emesis. Journal of Clinical Investigation
2002, 110, 1045-1052).
Sumario de la invención
La presente invención se refiere a compuestos de fórmula I:

o una sal farmacéuticamente aceptable del mismo, en la que:
R1 se selecciona entre el grupo que consiste en -(CH2)m-cicloalquilo (C3-C8), -(CH2)m-heterocicloalquilo (de 4 a 10 miembros), -(CH2)m-arilo (C6-C10) y -(CH2)m-heteroarilo (de 5 a 14 miembros)-, y, cuando sea químicamente permisible, los restos cicloalquilo (C3-C8), heterocicloalquilo (de 4 a 10 miembros), arilo (C6-C10) y heteroarilo (de 5 a 14 miembros) están opcionalmente sustituidos con de uno a cinco R2;
cuando está presente, cada R2 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8) opcionalmente sustituido;
cuando está presente, cada R3 se selecciona independientemente del grupo que consiste en halógeno, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4;
R4 y R5 cada uno se selecciona independientemente del grupo que consiste en hidrógeno y alquilo (C1-C6) opcionalmente sustituido;
Cada uno de R6 y R7 se selecciona independientemente del grupo que consiste en hidrógeno, alquilo (C1-C6) opcionalmente sustituido, -(CH2)n-cicloalquilo (C3-C8), -(CH2) n-heterocicloalquilo (de 4 a 10 miembros), -(CH2)narilo (C6-C10) y -(CH2)n-heteroarilo (de 5 a 10 miembros)-, y, cuando sea químicamente permisible, los restos cicloalquilo (C3-C8), heterocicloalquilo (de 4 a 10 miembros, arilo (C6-C10) y heteroarilo (de 5 a 10 miembros) están opcionalmente sustituidos con de uno a cinco R8; o
R6 y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a 10 miembros) y, cuando sea químicamente permisible, el heterocicloalquilo (de 4 a 10 miembros) está opcionalmente sustituido con de uno a cinco R9;
cuando está presente, cada R8 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4;
cuando está presente, cada R9 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4;
b está representado por un número entero seleccionado de 0, 1, 2 o 3;
m está representado por un número entero seleccionado de 0, 1 o 2; y
n está representado por un número entero seleccionado de 0, 1, 2, 3 o 4.
Los compuestos de la invención incluyen los ejemplos 1-104 o una sal farmacéuticamente aceptable de los mismos, como se describe en el presente documento.
Los compuestos de fórmula I son inhibidores de la isoforma PDE4B.
Los compuestos de fórmula I son útiles para tratar o prevenir enfermedad y/o trastornos del sistema nervioso central (SNC), dolor, traumatismo, enfermedades o trastornos cardiológicos, trombóticos, metabólicos, autoinmunitarios e
inflamatorios y trastornos asociados con una mayor actividad endotelial/función de barrera endotelial alterada.
La presente invención también se refiere al uso de los compuestos descritos en el presente documento o una sal farmacéuticamente aceptable del mismo, en la preparación de un medicamento para el tratamiento o la prevención de una afección sensible a la modulación de la familia génica PDE4B (es decir, enzimas PDE4B).
La presente invención también se refiere a formulaciones farmacéuticamente aceptables que contienen una mezcla de uno o más compuestos de la presente invención y al menos un excipiente formulado en una formas de dosificación farmacéutica. Ejemplos de dichas formas de dosificación incluyen comprimidos, cápsulas, supositorios, geles, cremas, pomadas, lociones, soluciones/suspensiones para inyección (por ejemplo, depot), aerosoles para inhalación y soluciones/suspensiones para ingestión oral.
Descripción detallada de la invención
Los encabezados del presente documento solo se utilizan para acelerar su revisión por el lector. No deben interpretarse como limitantes de la invención o reivindicaciones de ninguna manera.
Definiciones y ejemplificaciones
Como se usa a lo largo de la presente solicitud, incluidas las reivindicaciones, los siguientes términos tienen los significados definidos a continuación, a menos que se indique específicamente lo contrario. El singular y el plural deben tratarse como intercambiables, distintos de la indicación del número:
Como se usan en el presente documento, la expresión "de n miembros" donde n es un número entero describe normalmente el número de átomos formadores de anillo en un resto en el que el número de átomos formadores de anillo es n. Por ejemplo, la piridina es un ejemplo de un anillo heteroarilo de 6 miembros y la tiazol es un ejemplo de un grupo heteroarilo de 5 miembros.
En diversos lugares en la presente memoria descriptiva, los sustituyentes de compuestos de la invención se desvelan en grupos o en intervalos. Se pretende específicamente que la invención incluya cada subcombinación individual de los miembros de dichos grupos e intervalos. Por ejemplo, con la expresión "alquilo (C-i-Ca)" se pretende que incluya específicamente alquilo Ci (metilo), alquilo C2 (etilo), alquilo C3 , alquilo C4, alquilo C5, y alquilo C6. Para otro ejemplo, con la expresión "un grupo heterocicloalquilo (de 5 a 10 miembros)" se pretende que incluya específicamente cualquier grupo heterocicloalquilo de 5, 6, 7, 8, 9 y 10 miembros.
El término "alquilo (Ci-Ca)", como se usa en el presente documento, se refiere a aun grupo alquilo de cadena lineal o ramificada saturado que contiene de 1 a 6 átomos de carbono, tales como, pero sin limitación, metilo, etilo, n-propilo, isopropilo, n-butilo, sec-butilo, isobutilo, ferc-butilo, n-pentilo, isopentilo, neopentilo y n-hexilo.
La expresión "alquilo (Ci-Ca) opcionalmente sustituido", como se usa en el presente documento, se refiere a un grupo alquilo (Ci-Ca), como se ha definido anteriormente, en el que uno o más átomos de hidrógeno están sustituidos por un sustituyente seleccionado el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-ON(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C3), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (Ci-Ca) opcionalmente sustituido. Por ejemplo, un resto alquilo (Ci-Ca) puede estar sustituido con uno o más átomos de halógeno para formar un "haloalquilo (Ci-Ca)". Los ejemplos representativos de a haloalquilo (Ci-Ca)incluyen, aunque sin limitación, fluorometilo, difluorometilo, 2-fluoroetilo, trifluorometilo, pentafluoroetilo y 2-cloro-3-fluoropentilo.
La expresión "alquenilo (C2-Ca) se refiere un hidrocarburo alifático que tiene de 2 a 6 átomos de carbono y que tiene al menos un doble enlace carbono-carbono, incluyendo grupos de cadena lineal o cadena ramificada que tienen al menos un doble enlace carbono-carbono. Los ejemplos representativos incluyen, aunque sin limitación, etenilo, 1-propenilo, 2-propenilo (alilo), isopropenilo, 2-metil-1-propenilo, 1 -butenilo, y 2-butenilo. Cuando los compuestos de la invención contienen un grupo alquenilo (C2-Ca), el compuesto puede existir como la forma E (entgegen) pura, la forma Z pura (zusammen), o cualquier mezcla de los mismos.
La expresión "alquenilo (C2-Ca) opcionalmente sustituido se refiere a un alquenil (C2-Ca) como se ha definido anteriormente, en el que uno o más átomos de hidrógeno están sustituidos por un sustituyente seleccionado el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5 , nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (C1-Ca) opcionalmente sustituido.
La expresión "alquinilo (C2-Ca)" se refiere un hidrocarburo alifático que tiene de dos a seis átomos de carbono y al menos un triple enlace carbono-carbono, incluyendo las cadenas lineales o cadenas ramificadas que tienen al menos un triple enlace carbono-carbono. Los ejemplos representativos incluyen, aunque sin limitación, etinilo, propinilo, butinilo, pentinilo y hexinilo.
La expresión "alquinilo (C2-Ca) opcionalmente sustituido" se refiere a un alquinilo (C2-Ca) como se ha definido
anteriormente, en el que uno o más átomos de hidrógeno están sustituidos por un sustituyente seleccionado el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (Ci-Ca) opcionalmente sustituido.
La expresión "alcoxi (Ci-Ca)", como se usa en el presente documento, se refiere a un grupo alquilo (Ci-Ca), como se ha definido anteriormente, unido al resto molecular original a través de un átomo de oxígeno. Los ejemplos representativos de un alcoxi (Ci-Ca) incluyen, aunque sin limitación, metoxi, etoxi, propoxi, 2-propoxi, butoxi, terc-butoxi, pentiloxi, y hexiloxi.
La expresión "alcoxi (Ci-Ca) opcionalmente sustituido", como se usa en el presente documento, se refiere a un grupo alcoxi (Ci-Ca), como se ha definido anteriormente, en el que uno o más átomos de hidrógeno están sustituidos por un sustituyente seleccionado el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (Ci-Ca) opcionalmente sustituido. Por ejemplo, un alcoxi (Ci-Ca) puede estar sustituido con uno o más átomos de halógeno para formar un "haloalcoxi (Ci Ca)". Los ejemplos representativos de un haloalcoxi (Ci-Ca) incluyen, aunque sin limitación, fluorometoxi, difluorometoxi, 2-fluoroetoxi, trifluorometoxi y pentafluoroetoxi.
El término "alquiltio (Ci-Ca)", como se usa en el presente documento, se refiere a un grupo alquilo (Ci-Ca), como se ha definido anteriormente, unido al resto molecular original a través de un átomo de azufre. Los ejemplos representativos de un alquiltio (Ci-Ca) incluyen, aunque sin limitación, metiltio, etiltio y propiltio.
La expresión "alquiltio (Ci-Ca) opcionalmente sustituido", como se usa en el presente documento, se refiere a un grupo alquiltio (Ci-Ca), como se ha definido anteriormente, en el que uno o más átomos de hidrógeno están sustituidos por un sustituyente seleccionado el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (Ci-Ca) opcionalmente sustituido.
Como se usan en el presente documento, el término "cicloalquilo C3-C8" se refiere a un sustituyente carbocíclico obtenido retirando hidrógeno de una molécula carbocíclica saturada en la que el marco cíclico tiene de 3 a 8 carbonos. Un "cicloalquilo (C3-Ca)" se refiere a un sustituyente carbocíclico obtenido retirando hidrógeno de una molécula carbocíclica saturada que tiene de 3 a a átomos de carbono. Un "cicloalquilo" puede ser un anillo monocíclico, ejemplos de los cuales incluyen ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, cicloheptilo y ciclooctilo. También se incluyen en la definición de cicloalquilo los cicloalquilos no aromáticos insaturados, tales como, pero sin limitación, ciclohexenilo, ciclohexadienilo, ciclopentenilo, cicloheptenilo y ciclooctenilo. Como alternativa, un cicloalquilo puede contener más de un anillo, tal como un "bicicloalquilo (C4-C8)". La expresión "bicicloalquilo (C4-C8)" se refiere a un sistema de anillo bicíclico que contiene de 4 a 8 átomos de carbono. El bicicloalquilo puede ser un sistema condensado, tal como biciclo[i.i.0]butanilo, biciclo[2.i.0]pentanilo, biciclo[2.2.0]hexanilo, biciclo[3.i.0]hexanilo, biciclo[3.2.0]heptanilo y biciclo[3.3.0]octanilo. El término "bicicloalquilo" también incluye sistemas bicicloalquilo en puente, tales como, pero sin limitación, biciclo[2.2.i]heptanilo y biciclo[i,i,i]pentanilo.
La expresión "cicloalquilo (C3-C8) opcionalmente sustituido" se refiere a un cicloalquilo (C3-C8), como se ha definido anteriormente, en el que uno o más átomos de hidrógeno están sustituidos por un sustituyente seleccionado el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5 , nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (Ci-Ca) opcionalmente sustituido.
Un "heterocicloalquilo", como se usa en el presente documento, se refiere a un cicloalquilo como se ha definido anteriormente, en el que al menos uno de los átomos de carbono del anillo está sustituido con un heteroátomo seleccionado entre nitrógeno, oxígeno o azufre. La expresión "heterocicloalquilo (de 4 a a miembros)" significa que el sustituyente heterocicloalquilo contiene un total de 4 a a átomos en el anillo, al menos uno de los cuales es un heteroátomo. La expresión "heterocicloalquilo (de 4 a 8 miembros)" significa que el sustituyente heterocicloalquilo contiene un total de 4 a 8 átomos en el anillo, al menos uno de los cuales es un heteroátomo. Un "heterocicloalquilo (de 4 a i0 miembros)" significa que el sustituyente heterocicloalquilo contiene un total de 4 to i0 átomos en el anillo. Un "heterocicloalquilo (de a miembros)" significa que el sustituyente heterocicloalquilo contiene un total de a átomos en el anillo, al menos uno de los cuales es un heteroátomo. Un "heterocicloalquilo (de 5 miembros)" significa que el sustituyente heterocicloalquilo contiene un total de 5 átomos en el anillo, al menos uno de los cuales es un heteroátomo. Un heterocicloalquilo puede ser un anillo sencillo con hasta un total de i0 miembros. Como alternativa, un heterocicloalquilo como se ha definido anteriormente puede comprender 2 o 3 anillos fusionados, en los que al menos uno de dichos anillos contiene un heteroátomo como un átomo en el anillo (es decir, nitrógeno, oxígeno o azufre). El sustituyente heterocicloalquilo se puede unir al núcleo de imidazopiridazina de los compuestos de la presente invención a través de un átomo de nitrógeno que tiene la valencia apropiada o a través de cualquier átomo de carbono del anillo. El sustituyente heterocicloalquilo también puede unirse al nitrógeno del resto amida en el núcleo de imidazopiridazina. El resto heterocicloalquilo puede estar opcionalmente sustituido con uno o más
sustituyentes en un átomo de nitrógeno que tiene la valencia apropiada o en cualquier átomo de carbono disponible.
También se incluyen en la definición de "heterocidoalquilo" los heterocicloalquilos que se fusionan con un anillo fenilo o naftilo o con un anillo heteroarilo, tal como, pero sin limitación, un anillo de piridinilo o un anillo de pirimidinilo.
Los ejemplos de anillos heterocicloalquilo incluyen, aunque sin limitación, azetidinilo, dihidrofuranilo, dihidrotiofenilo, tetrahidrotiofenilo, tetrahidrofuranilo, tetrahidrotriazinilo, tetrahidropirazolilo, tetrahidrooxazinilo, tetrahidropirimidinilo, octahidrobenzofuranilo, octahidrobenzoimidazolilo, octahidrobenzotiazolilo, imidazolidinilo, pirrolidinilo, piperidinilo, piperazinilo, oxazolidinilo, tiazolidinilo, pirazolidinilo, tiomorfolinilo, tetrahidropiranilo, tetrahidrotiazinilo, tetrahidrotiadiazinilo, tetrahidro-oxazolilo, morfolinilo, oxetanilo, tetrahidrodiazinilo, oxazinilo, oxatiazinilo, quinuclidinilo, cromanilo, isocromanilo, dihidrobenzodioxinilo, benzodioxolilo, benzoxazinilo, indolinilo, dihidrobenzofuranilo, tetrahidroquinolilo, isocromilo, dihidro-1 H-isoindolilo, 2-azabiciclo[2.2.1]heptanonilo, 3-azabiciclo[3,1,0]hexanilo, 3-azabiciclo[4.1.0]heptanilo y similares. Otros ejemplos de anillos heterocicloalquilo incluyen tetrahidrofuran-2-ilo, tetrahidrofurano-3-ilo, imidazolidin-1-ilo, imidazolidin-2-ilo, imidazolidin-4-ilo, pirrolidin-1-ilo, pirrolidin-2-ilo, pirrolidin-3-ilo, piperidin-1-ilo, piperidin-2-ilo, piperidin-3-ilo, piperidin-4-ilo, piperazin-1-ilo, piperazin-2-ilo, 1,3-oxazolidin-3-ilo, [1,4]oxazepan-1-ilo, isotiazolidinilo, 1,3-tiazolidin-3-ilo, 1,2-pirazolidin-2-ilo, 1,2-tetrahidrotiazin-2-ilo, 1,3-tiazinan-3-ilo, 1,2-tetrahidrodiazin-2-ilo, 1,3-tetrahidrodiazin-1-ilo, 1,4-oxazin-4-ilo, oxazolidinonilo y 2-oxopiperidinilo (por ejemplo, 2-oxo-piperidin-1-ilo).
La expresión "heterocicloalquilo opcionalmente sustituido" [por ejemplo, heterocicloalquilo (de 4 a 10 miembros opcionalmente sustituido se refiere a un heterocicloalquilo, como se ha definido anteriormente, en el que uno o más átomos de hidrógeno, cuando sea químicamente permisible, está sustituido por un sustituyente seleccionado de entre el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-ON(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (C-i-Ca) opcionalmente sustituido.
Un "arilo (Ca-Cio)" se refiere a un grupo aromático de anillo condensado o monocíclico de todo carbono que tiene un sistema conjugado de electrones pi que contiene de 6 a 10 átomos de carbono, tales como fenilo o naftilo.
La expresión "arilo (Ca-Cio) opcionalmente sustituido" se refiere a un arilo (Ca-Cio), como se ha definido anteriormente, en el que uno o más átomos de hidrógeno están sustituidos por un sustituyente seleccionado el grupo que consiste en halógeno, ciano, hidroxi, -SF5, nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (Ci-Ca) opcionalmente sustituido.
Como se usan en el presente documento, el término "heteroarilo" se refiere a grupos heterocíclicos aromáticos monocíclicos o policíclicos de anillo fusionado con uno o más miembros de anillo heteroátomo (átomos formadores de anillos), cada uno seleccionado independientemente de entre oxígeno (O), azufre (S) y nitrógeno (N) en al menos un anillo. Un anillo "heteroarilo (de 5 a 14 miembros)" se refiere a un anillo heteroarilo que tiene de 5 a 14 átomos en el anillo en que al menos uno de los átomos en el anillo es un heteroátomo (es decir, oxígeno, nitrógeno o azufre), estando los átomos en el anillo restantes independientemente seleccionados del grupo que consiste en carbono, oxígeno, nitrógeno y azufre. Un anillo "heteroarilo (de 5 a 10 miembros)" se refiere a un anillo heteroarilo que tiene de 5 a 10 átomos en el anillo en que al menos uno de los átomos en el anillo es un heteroátomo (es decir, oxígeno, nitrógeno o azufre), estando los átomos en el anillo restantes independientemente seleccionados del grupo que consiste en carbono, oxígeno, nitrógeno y azufre. Un "heteroarilo que contiene nitrógeno (de 5 a 10 miembros)" se refiere a un anillo heteroarilo que tiene de 5 a 10 átomos en el anillo en que al menos uno de los átomos en el anillo es nitrógeno, estando los átomos en el anillo restantes independientemente seleccionados del grupo que consiste en carbono y nitrógeno. Un "heteroarilo (de 5 a 6 miembros)" se refiere a un anillo heteroarilo que tiene de 5 a 6 átomos en el anillo en que al menos uno de los átomos en el anillo es un heteroátomo (es decir, oxígeno, nitrógeno o azufre), estando los átomos en el anillo restantes independientemente seleccionados del grupo que consiste en carbono, oxígeno, nitrógeno y azufre. Un "heteroarilo (de 5 a 6 miembros) que contiene nitrógeno" se refiere a un anillo heteroarilo que tiene de 5 a 6 átomos en el anillo en que todos los heteroátomos en el anillo son nitrógeno. Un "heteroarilo que contiene nitrógeno (de 6 miembros)" se refiere a un anillo heteroarilo que tiene 6 átomos en el anillo en que todos los heteroátomos en el anillo son nitrógeno. Un "heteroarilo que contiene nitrógeno (de 5 miembros)" se refiere a un anillo heteroarilo que tiene 5 átomos en el anillo en que todos los heteroátomos en el anillo son nitrógeno. Un heteroarilo puede ser un anillo sencillo o 2 o 3 anillos condensados. Ejemplos de heteroarilos incluyen, aunque sin limitación, sustituyentes en el anillo de 6 miembros, tales como piridinilo, pirazinilo, pirimidinilo y piridazinilo; heteroarilos de 5 miembros, tales como triazolilo, imidazolilo, furanilo, isoxazolilo, isotiazolilo, 1,2,3-, 1,2,4, 1,2,5, o 1,3,4-oxadiazolilo, oxazolilo, tiofenilo, tiazolilo, isotiazolilo y pirazolilo; sustituyentes del anillo condensado de 6/5 miembros tales como indolilo, indazolilo, benzofuranilo, benzoimidazolilo, benzotienilo, benzoxadiazolilo, benzotiazolilo, isobenzotiofuranilo, benzotiofuranilo, benzoisoxazolilo, benzoxazolilo, benzodioxolilo, furanopiridinilo, purinilo, imidazopiridinilo, imidazopirimidinilo, pirrolopiridinilo, pirazolopiridinilo, pirazolopirimidinilo, tienopiridinilo, triazolopirimidinilo, triazolopiridinilo (por ejemplo, 5,6,7,8-tetrahidro[1,2,4]triazolo[1,5-a]piridin-2-il) y antranililo; y sustituyentes del anillo condensado de 6/6 miembros tales como quinolinilo, isoquinolinilo, cinolinilo, quinazolinilo, oxocromanilo y 1,4-benzoxazinilo.
Debe entenderse que el heteroarilo puede estar opcionalmente fusionado a un grupo cicloalquilo, o a un grupo heterocicloalquilo, como se define en el presente documento.
El sustituyente heteroarilo se puede unir al núcleo de imidazopiridazina de los compuestos de la presente invención a través de un átomo de nitrógeno que tiene la valencia apropiada o a través de cualquier átomo de carbono del anillo o al nitrógeno del resto amida en el núcleo de imirazopiridazina. El resto heteroarilo puede estar opcionalmente sustituido con uno o más sustituyentes en un átomo de nitrógeno que tiene la valencia apropiada o en cualquier átomo de carbono disponible.
Los términos "heteroarilo (de 5 a 14 miembros) opcionalmente sustituido, "heteroarilo (de 5 a 6 miembros) opcionalmente sustituido" y "heteroarilo que contiene nitrógeno (de 5 a 6 miembros) opcionalmente sustituido" se refieren a un heteroarilo (de 5 a 14 miembros), un heteroarilo (de 5 a 6 miembros) y un heteroarilo que contiene nitrógeno (de 5 a 6 miembros), como se ha definido anteriormente, en el que uno o más átomos de hidrógeno están sustituidos, cuando sea químicamente permisible, por un sustituyente seleccionado del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, -N(R4)(R5), -N(R4)(C(=O)R5), -N(R4)C(=O)-OR5, -C(=O)-N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8), en el que R4 y R5 son cada uno independientemente hidrógeno o alquilo (Ci-Ca) opcionalmente sustituido. El sustituyente puede unirse al resto heteroarilo en cualquier átomo de carbono disponible o a un heteroátomo cuando el heteroátomo es nitrógeno que tiene la valencia apropiada.
"halo" o "halógeno", como se usa en el presente documento, se refiere a un átomo de cloro, flúor, bromo o yodo. "hidroxi" o "hidroxilo", como se usa en el presente documento, significa un grupo -OH.
"ciano", como se usa en el presente documento, significa un grupo -CN, que también puede representarse:

"nitro", como se usa en el presente documento, significa un grupo -NO2.
"oxo", como se usa en el presente documento, significa un resto =O. Cuando un oxo está sustituido en un átomo de carbono, juntos forman un resto carbonilo [-C(=O)-]. Cuando un oxo está sustituido en un átomo de azufre, juntos forman un resto sulfóxido [-S(=O)-]; cuando dos grupos oxo están sustituidos en un átomo de azufre, juntos forman un resto sulfonilo [-S(=O)2-].
"Opcionalmente sustituido", como se usa en el presente documento, significa que la sustitución es opcional y, por tanto, incluye átomos y restos no sustituidos y sustituidos. Un átomo o resto "sustituido" indica que cualquier hidrógeno sobre el átomo o resto designado puede estar sustituido con una selección del grupo sustituido con una selección del grupo sustituyente indicado (hasta e incluyendo que cada átomo de hidrógeno sobre el átomo o resto designado está sustituido con una selección del grupo sustituyente indicado), con la condición de que la valencia normal del átomo o resto designado no se supere y que la sustitución dé como resultado un compuesto estable. Por ejemplo, si un grupo metilo (es decir, -CH3) está opcionalmente sustituido, hasta 3 átomos de hidrógeno sobre el átomo de carbono pueden estar sustituidos con grupos sustituyentes.
Como se usan en el presente documento, a menos que se especifique lo contrario, el punto de unión de un sustituyente puede ser de cualquier posición adecuada del sustituyente. Por ejemplo, piridinilo (o piridilo) puede ser 2-piridinilo (o piridin-2-ilo), 3-piridinilo (o piridin-3-ilo) o 4-piridinilo (o piridin-4-ilo).
Cuando se muestra un enlace a un sustituyente que cruza un enlace que conecta dos átomos en un anillo, dicho sustituyente puede estar unido a cualquiera de los átomos formadores de anillo en dicho anillo que son sustituibles (es decir, unido a uno o más átomos de hidrógeno). Por ejemplo, como se muestra en la fórmula I anterior, R3 puede estar unido a cualquier átomo formador de anillo del anillo piridazina que es sustituible.
"Cantidad terapéuticamente eficaz" se refiere a la cantidad del compuesto que se está administrando, que aliviará en alguna medida uno o más de los síntomas del trastorno que se esté tratando.
"Paciente" se refiere a animales de sangre caliente, tales como, por ejemplo, cerdos, vacas, pollos, caballos, cobayas, ratones, ratas, jerbos, gatos, conejos, perros, monos, chimpancés y seres humanos.
"Tratar" o "trata", como se usa en el presente documento, salvo que se indique lo contrario, significa invertir, aliviar, inhibir el progreso o prevenir el trastorno o afección al que se aplica dicho término, o uno o más síntomas de dicho trastorno o afección. El término "tratamiento", como se usa en el presente documento, salvo que se indique lo
contrario, se refiere al acto de tratar tal y como se ha definido "tratar" inmediatamente antes. El término "tratar" también incluye tratamiento adyuvante y neo-adyuvante de un sujeto.
"Farmacéuticamente aceptable" indica que la sustancia o composición debe ser compatible, química y/o toxicológicamente, con los otros ingredientes que comprende una formulación, y/o con el mamífero que está siendo tratado con la misma.
"Isoforma" significa cualquiera de varias formas diferentes de la misma proteína.
"Isozima" o "isoenzima" significa una variante estrechamente relacionada de una enzima que difiere en la secuencia de aminoácidos pero cataliza la misma reacción química.
"Isómero" significa "estereoisómero" e "isómero geométrico", como se define a continuación.
"Estereoisómero" se refiere a compuestos que poseen uno o más centros quirales, que pueden existir cada uno en la configuración R o S. Los estereoisómeros incluyen todas las formas diastereoméricas, enantioméricas y epiméricas, así como LOS racematos y mezclas de los mismos.
"Isómero geométrico" se refiere a compuestos que pueden existir en las formas cis, trans, anti, entgegen (E) y zusammen (Z) así como mezclas de las mismas.
Esta memoria descriptiva usa los términos "sustituyente", "radical" y "grupo" de forma intercambiable.
Si los sustituyentes se describen como "independientemente seleccionados" de un grupo, cada caso de un sustituyente se selecciona independiente de cualquier otro caso. Por lo tanto, cada sustituyente puede ser idéntico a o diferente del otro u otros sustituyentes.
Como se usa en el presente documento, el término "fórmula I" puede denominarse en el presente documento "compuesto(s) de la invención". Dichos términos también se definen para incluir todas las formas del compuesto de la invención, incluyendo hidratos, solvatos, isómeros, formas cristalinas y no cristalinas, isomorfos y polimorfos de los mismos. Por ejemplo, los compuestos de la invención, o sales farmacéuticamente aceptables de los mismos, pueden existir en formas tanto solvatadas como no solvatadas. Cuando el disolvente o el agua están fuertemente unidos, el complejo tendrá una estereoquímica bien definida independientemente de la humedad. Cuando, sin embargo, el disolvente o el agua están unidos débilmente, como en los solvatos de canal y en los compuestos higroscópicos, el contenido de agua/disolvente dependerá de la humedad y de las condiciones de secado. En dichos casos, la no estequiometría será la norma.
Los compuestos de la invención pueden existir en forma de clatratos u otros complejos. Dentro del alcance de la invención se encuentran complejos tales como clatratos, complejos de inclusión de fármaco-huésped, en los que el fármaco y el huésped están presentes en cantidades estequiométricas y no estequiométricas. También se incluyen los complejos de los compuestos de la invención que contienen dos o más componentes orgánicos y / o inorgánicos, que pueden estar en cantidades estequiométricas o no estequiométricas. Los complejos resultantes pueden estar ionizados, parcialmente ionizados o no ionizados. Para una revisión de tales complejos, véase J. Pharm. Sci., 64(8), 1269-1288 de Haleblian (August 1975).
Algunos de los compuestos de la invención tienen átomos de carbono asimétricos. Los enlaces carbono-carbono de los compuestos de la invención pueden representarse en el presente documento usando una línea continua ( ------- ), una cuña continua ( o una cuña discontinua (........). El uso de una línea continua para representar los enlaces a los átomos de carbono asimétricos pretende indicar que todos los posibles estereoisómeros (por ejemplo, enantiómeros específicos, mezclas racémicas, etc.) en dicho carbono están incluidos. El uso de una línea continua o cuña discontinua para representar los enlaces a los átomos de carbono asimétricos pretende indicar que está presente dicho estereoisómero. Cuando está presente en los compuestos racémicos, las cuñas continuas y discontinuas se usan para definir la estereoquímica relativa, en lugar de la estereoquímica absoluta. Los compuestos racémicos que poseen dicha estereoquímica relativa indicada están marcados con (+/-). A menos que se indique otra cosa, se pretende que los compuestos de la invención pueden existir como estereoisómeros, que incluyen los isómeros cis y trans, isómeros ópticos, tales como los enantiómeros R y S, diastereómeros, isómeros geométricos, isómeros rotacionales, isómeros conformacionales, atropoisómeros y mezclas de los mismos (tales como racematos y pares diaestereoméricos). Los compuestos de la invención pueden exhibir más de un tipo de isomería. También están incluidas las sales de adición de ácido o de adición de base, en las que el contraion está ópticamente activo, por ejemplo, D-lactato o L-lisina o racémico, por ejemplo, DL-tartrato o DL-arginina.
Cuando cualquier racemato cristaliza, son posibles los cristales de dos tipos diferentes. El primer tipo es el compuesto racémico (racemato verdadero) mencionado anteriormente en el que se produce una forma homogénea de cristal que contiene ambos enantiómeros en cantidades equimolares. El segundo tipo es la mezcla racémica o conglomerado en el que se producen dos formas de cristal n cantidades equimolares, comprendiendo cada una un solo enantiómero.
Los compuestos de la presente invención pueden usarse en forma de sales derivadas de ácidos inorgánicos u orgánicos. Dependiendo del compuesto particular, una sal del compuesto puede ser ventajosa debido a una o más de las propiedades físicas de la sal, tal como estabilidad farmacéutica mejorada en diferentes temperaturas y humedades, o una solubilidad deseable en agua o aceite. En algunos casos, también se puede usar una sal de un compuesto como adyuvante en el aislamiento, purificación y/o resolución del compuesto.
Cuando se pretende administrar una sal a un paciente (en oposición a, por ejemplo, usarse en un contexto in vitro), la sal preferiblemente es farmacéuticamente aceptable. La expresión "sal farmacéuticamente aceptable" se refiere a una sal preparada mediante la combinación de un compuesto de la presente invención con un ácido cuyo anión, o una base cuyo catión, se considera generalmente adecuado para consumo por un mamífero. Las sales farmacéuticamente aceptables son particularmente útiles como productos de los procedimientos de la presente invención debido a su mayor solubilidad acuosa con respecto al compuesto original.
Las sales farmacéuticamente aceptables de adición de ácido de los compuestos de la presente invención, cuando sea posible, incluyen los derivados de ácidos inorgánicos, tales como, pero sin limitación, clorhídrico, bromhídrico, fluorhídrico, bórico, fluorobórico, fosfórico, metafosfórico, nítrico, carbónicos, sulfónico y sulfúrico, y ácidos orgánicos, tales como ácido acético, bencenosulfónico, benzoico, cítrico, etanosulfónico, fumárico, glucónico, glicólico, isotiónico, láctico, lactobiónico, maleico, málico, metanosulfónico, trifluorometanosulfónico, succínico, toluenosulfónico, tartárico y trifluoroacético. Los ácidos orgánicos adecuados incluyen, generalmente, entre otros, las clases alifáticas, cicloalifáticos, aromático, hidrocarburos aralifáticos, heterocíclico, carboxílicas y sulfónicas de ácidos orgánicos.
Ejemplos específicos de ácidos orgánicos adecuados incluyen, pero sin limitación, acetato, trifluoroacetato, formiato, propionato, succinato, glicolato, gluconato, digluconato, lactato, malato, tartrato, citrato, ascorbato, glucuronato, maleato, fumarato, piruvato, aspartato, glutamato, benzoato, antranilato, estearato, salicilato, p-hidroxibenzoato, fenilacetato, mandelato, embonato (pamoato), metanosulfonato, etanosulfonato, bencenosulfonato, pantotenato, toluensulfonato, 2-hidroxietanosulfonato, sufanilato, ciclohexilaminoetanosulfonato, ácido algénico, ácido phidroxibutírico, galactarato, galacturonato, adipato, alginato, butirato, alcanforato, alcanforsulfonato, ciclopentanopropionato, dodecilsulfato, glicoheptanoato, glicerofosfato, heptanoato, hexanoato, nicotinato, 2-naftalenosulfonato, oxalato, pamoato, pectinato, 3-fenilpropionato, picrato, pivalato, tiocianato y undecanoato.
Además, cuando los compuestos de la invención portan un resto ácido, las sales farmacéuticamente aceptables adecuadas de los mismos pueden incluir sales de metal alcalino, por ejemplo, sales de sodio o potasio; sales de metales alcalinotérreos, por ejemplo, calcio o magnesio; y sales formadas con ligandos orgánicos adecuados, por ejemplo, sales de amonio cuaternario. En otra realización, las sales de bases se forman a partir de bases que forman sales no tóxicas, incluyendo sales de aluminio, arginina, benzatina, colina, dietilamina, diolamina, glicina, lisina, meglumina, olamina, trometamina y cinc.
Las sales orgánicas pueden estar formadas por sales de amina secundarias, terciarias o cuaternarias, tales como trometamina, dietilamina, W,W-dibenciletilendiamina, cloroprocaína, colina, dietanolamina, etilendiamina, meglumina (W-metilglucamina) y procaína. Los grupos que contienen nitrógeno básico se pueden cuaternizar con agentes tales como haluros de alquilo (Ci-Ca) inferior (por ejemplo, cloruros, bromuros y yoduros de metilo, etilo, propilo, y butilo), sulfatos de dialquilo (por ejemplo, sulfatos de dimetilo, dietilo, dibutilo y diamilo), haluros de cadena larga (por ejemplo, cloruros, bromuros y yoduros de decilo, laurilo, miristilo y estearilo), haluros de arilalquilo (por ejemplo, bromuros de bencilo y fenetilo) y otros.
En una realización, también se pueden formar hemisales de ácidos y bases, por ejemplo, sales de hemisulfato y hemicalcio.
Ciertos compuestos de la invención pueden existir en forma de isómeros geométricos. Los compuestos de la invención pueden poseer uno o más centros asimétricos, existentes, por tanto, como dos o más formas estereoisoméricas. La presente invención incluye todos los estereoisómeros individuales isómeros geométricos de los compuestos de la invención y mezclas de los mismos. Los enantiómeros individuales se pueden obtener mediante separación quiral o usando el enantiómero relevante en la síntesis.
Además, los compuestos de la presente invención pueden existir en formas no solvatadas así como solvatadas con disolventes farmacéuticamente aceptables, tales como agua, etanol y similares. En general, las formas solvatadas se consideran equivalentes a las formas no solvatadas para los fines de la presente invención. Los compuestos pueden existir en una o más estados cristalinos, es decir, polimorfos o pueden existir en forma de sólidos amorfos. Todas estas formas están abarcadas por las reivindicaciones.
También se desvelan los llamados "profármacos" del compuesto de la invención. Por lo tanto, ciertos derivados del compuesto de la invención que pueden tener poca o ninguna actividad farmacológica pueden, cuando se administran en o sobre el cuerpo, convertirse en el compuesto de la invención que tiene la actividad deseada, por ejemplo, mediante escisión hidrolítica. Dichos derivados se denominan "profármacos". Se puede encontrar más información sobre el uso de profármacos en "Pro-drugs as Novel Delivery Systems, Vol. 14, a Cs Symposium Series
(T. Higuchi y W. Stella) and "Bioreversible Carriers in Drug Design," Pergamon Press, 1987 (ed. E. B. Roche, American Pharmaceutical Association). Los profármacos pueden, por ejemplo, producirse reemplazando las funcionalidades apropiadas presentes en los compuestos de la presente invención con ciertos restos conocidos por los expertos en la técnica como "pro-restos" como se describe, por ejemplo, en "Design of Prodrugs" by H. Bundgaard (Elsevier, 1985).
También se desvelan compuestos de la invención que contienen grupos protectores. Un experto en la técnica también apreciará que los compuestos de la invención también se pueden preparar con ciertos grupos protectores que son útiles para la purificación o el almacenamiento y se pueden eliminar antes de la administración a un paciente. La protección y desprotección de grupos funcionales se describe en "Protective Groups in Organic Chemistry", editado por J. W. F. McOmie, Plenum Press (1973) y "Protective Groups in Organic Synthesis," 3a edición, T. W. Greene y P. G. M. Wuts, Wiley-Interscience (l999)).
La presente invención también incluye todos los compuestos marcados isotópicamente farmacéuticamente aceptables, que son idénticos a los enumerados en el presente documento, en los que uno o más átomos se reemplazan por un átomo que tiene el mismo número atómico, pero una masa atómica o número másico diferente de la masa atómica o número másico que predomina en la naturaleza. Los ejemplos de isótopos adecuados para su inclusión en los compuestos de la presente invención incluyen, aunque sin limitación, isótopos de hidrógeno, tal como 2H, 3H; carbono, tales como 11C, 13C y 14C; cloro, tal como 36Cl; flúor, tal como 18F; yodo, tal como 123I y 125I; nitrógeno, tal como 13N y 15N; oxígeno, tales como 15O, 17O y 18O; fósforo, tal como resultado 32P; y azufre, tal como 35S. Determinados compuestos de la presente invención marcados isotópicamente, por ejemplo, los que incorporan un isótopo radiactivo, son útiles en los estudios de distribución de fármacos y/o sustratos en tejidos (por ejemplo, ensayos). Los isótopos radiactivos tritio, es decir, 3H y carbono-14, es decir, 14C, son particularmente útiles para este propósito en vista de su facilidad de incorporación y medios de detección sencillos. La sustitución con isótopos más pesados tales como deuterio, es decir, 2H, puede proporcionar ciertas ventajas terapéuticas resultantes de una mayor estabilidad metabólica, por ejemplo, una mayor semivida in vivo o necesidad de una dosificación inferior y, por tanto, puede preferirse en algunas circunstancias. La sustitución con isótopos que emiten positrones, tales como 11C, 15F, 18F, 15O y 13N, puede ser útil en estudios de topografía de emisión de positrones (PET) para examinar la ocupación de sustrato receptor. Los compuestos marcados con isótopos de la presente invención generalmente se pueden preparar por técnicas convencionales conocidas por los expertos en la técnica o mediante procesos análogos a los descritos en los esquemas y/o ejemplos y preparaciones adjuntos usando un reactivo marcado con isótopo apropiado en lugar del reactivo no marcado usado anteriormente. Los solvatos farmacéuticamente aceptables de acuerdo con la invención incluyen aquellos en los que el disolvente de cristalización puede estar sustituido isotópicamente, por ejemplo, D2O, acetona-cfe o DMSO-cfó. Los compuestos de la invención, que incluyen compuestos ilustrados en los Ejemplos 1-104 descritos a continuación, incluyen versiones marcadas isotópicamente de estos compuestos, tales como, pero sin limitación, los isótopos deuterados y tritiados y todos los demás isótopos tratados anteriormente.
Compuestos
Los compuestos de Fórmula I, tal como se ha descrito anteriormente, contienen un núcleo de imidazo[1,2-b]piridazina en el que el núcleo está sustituido en la posición 3 con un resto R1 que está opcionalmente sustituido con uno a tres R2; opcionalmente sustituido en las posiciones 5, 6 y/o 7 por un resto R3; y el nitrógeno del resto amida unido a la posición 2 del núcleo de imidazo[1,2-b]piridazina está sustituido con R6y R7.
En una realización, en la fórmula I como se ha descrito anteriormente, m es 0 y R1 es un heterocicloalquilo (de 4 a 10 miembros) opcionalmente sustituido con de uno a tres R2.
En determinadas realizaciones, cuando R1 es un heterocicloalquilo ( de 4 a 10 miembros) opcionalmente sustituido, el heterocicloalquilo se selecciona del grupo que consiste en azetidinilo, dihidrofuranilo, dihidrotiofenilo, tetrahidrotiofenilo, tetrahidrofuranilo, tetrahidrotriazinilo, tetrahidropirazolilo, tetrahidrooxazinilo, tetrahidropirimidinilo, octahidrobenzofuranilo, octahidrobenzoimidazolilo, octaohidrobenzotiazolilo, imidazolidinilo, pirrolidinilo, piperidinilo, piperazinilo, oxazolidinilo, isotiazolidinilo, tiazolidinilo, pirazolidinilo, tiomorfolinilo, tetrahidropiranilo, tetrahidrotiazinilo, tetrahidrotiadiazinilo, tetrahidrooxazolilo, morfolinilo, oxetanilo, tetrahidrodiazinilo, dihidrooxazinilo, oxatiazinilo, quinuclidinilo, cromanilo, isocromanilo, dihidrobenzodioxinilo, benzodioxolilo, benzoxazinilo, indolinilo, dihidrobenzofuranilo, tetrahidroquinolilo, isocromanilo, dihidro-1H-isoindolilo, 2-azabiciclo[2.2.1]heptanonilo, 3-azabiciclo[3.1.0]hexanilo y 3-azabiciclo[4.1.0]heptanilo.
En algunas otras realizaciones, cuando R1 es un heterocicloalquilo ( de 4 a 10 miembros) opcionalmente sustituido, el heterocicloalquilo se selecciona entre dihidrobenzofuranilo, benzodioxolilo o dihidrobenzodioxinilo.
En otra realización, en la fórmula I como se ha descrito anteriormente, R1 es un arilo (C6-C10) opcionalmente sustituido con de uno a tres R2.
En determinadas realizaciones, cuando R1 es un arilo (C6-C10) opcionalmente sustituido, el arilo se selecciona entre fenilo o naftilo.
En algunas otras realizaciones, cuando R1 es un arilo (Ca-Cio) opcionalmente sustituido, el arilo es fenilo.
En otra realización, en la fórmula I como se ha descrito anteriormente, R1 es un heteroarilo (de 5 a 14 miembros) opcionalmente sustituido con de uno a tres R2
En determinadas realizaciones, R1 es un heteroarilo ( de 5 a 10 miembros) opcionalmente sustituido.
En algunas otras realizaciones, cuando R1 es un heteroarilo ( de 5 a 10 miembros) opcionalmente sustituido, el heteroarilo se selecciona entre el grupo que consiste en triazolilo, imidazolilo, furanilo, isoxazolilo, isotiazolilo, 1,2,3-, 1,2,4, 1,2,5, o 1,3,4-oxadiazolilo, oxazolilo, tiofenilo, tiazolilo, isotiazolilo, pirazolilo, piridinilo, pirazinilo, pirimidinilo, piridazinilo, indolilo, indazolilo, benzofuranilo, benzoimidazolilo, benzotienilo, benzoxadiazolilo, benzotiazolilo, isobenzotiofuranilo, benzotiofuranilo, benzoisoxazolilo, benzoxazolilo, benzodioxolilo, furanopiridinilo, purinilo, imidazopiridinilo, imidazopirimidinilo, pirrolopiridinilo, pirazolopiridinilo, pirazolopirimidinilo, tienopiridinilo, triazolopirimidinilo, triazolopiridinilo, quinolinilo, isoquinolinilo, cinolinilo, quinazolinilo, oxocromenilo y 1,4-benzoxazinilo.
En algunas otras realizaciones, R1 es un heteroarilo que contiene nitrógeno ( de 5 a 10 miembros) opcionalmente sustituido. Por ejemplo, cuando R1 es un heteroarilo que contiene nitrógeno ( de 5 a 10 miembros) opcionalmente sustituido, el heteroarilo se selecciona entre triazolilo, imidazolilo, pirazolilo, piridinilo, pirazinilo, pirimidinilo, piridazinilo, indolilo, indazolilo, benzoimidazolilo, purinilo, imidazopiridinilo, imidazopirimidinilo, pirrolopiridinilo, triazolopirimidinilo, triazolopiridinilo, pirazolopiridinilo, pirazolopirimidinilo, quinolinilo, cinolinilo, quinazolinilo, isoquinolinilo o quinoxalinilo.
En algunas otras realizaciones, cuando R1 es un heteroarilo que contiene nitrógeno ( de 5 a 10 miembros) opcionalmente sustituido, el heteroarilo se selecciona entre triazolilo, imidazolilo, pirazolilo, piridinilo, pirazinilo, pirimidinilo, piridazinilo, triazolopiridinilo, pirazolopiridinilo, pirazolopirimidinilo o quinoxalinilo.
En algunas otras realizaciones, R1 es un heteroarilo que contiene nitrógeno ( de 6 miembros) opcionalmente sustituido. Por ejemplo, cuando R1 es un heteroarilo que contiene nitrógeno ( de 6 miembros) opcionalmente sustituido, el heteroarilo se selecciona entre piridinilo, pirazinilo, pirimidinilo o piridazinilo.
En determinadas realizaciones, cuando R1 es un heteroarilo que contiene nitrógeno ( de 6 miembros) opcionalmente sustituido, el heteroarilo se selecciona entre pirimidinilo o piridinilo.
En algunas otras realizaciones, R1 es un heteroarilo que contiene nitrógeno ( de 5 miembros) opcionalmente sustituido. Por ejemplo, cuando R1 es un heteroarilo que contiene nitrógeno ( de 5 miembros) opcionalmente sustituido, el heteroarilo se selecciona entre triazolilo, imidazolilo o pirazolilo.
En cualquiera de las realizaciones anteriores, cuando sea químicamente permisible, cuando R1 está sustituido con de uno a tres R2, cada R2 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, alquilo (C1-C6) opcionalmente sustituido y alcoxi (C1-C6) opcionalmente sustituido.
En determinadas realizaciones, cuando R2 es un halógeno, el halógeno es flúor y cloro.
En algunas otras realizaciones, cuando R2 es un alquilo (C1-C6) opcionalmente sustituido, el alquilo se selecciona de entre metilo, etilo o propilo, y el metilo, etilo y propilo están opcionalmente sustituidos con de uno a tres átomos de flúor. Por ejemplo, un alquilo opcionalmente sustituido incluye, pero sin limitación, fluorometilo, difluorometilo, trifluorometilo, fluoroetilo, difluoroetilo y trifluoroetilo.
En otra realización más, cuando R2 es un alcoxi (C1-C6) opcionalmente sustituido, el alcoxi se selecciona de entre metoxi, etoxi o propoxi y el metoxi, etoxi y propoxi están opcionalmente sustituidos con de uno a tres átomos de flúor. Por ejemplo, un alcoxi opcionalmente sustituido incluye, pero sin limitación, fluorometoxi, difluorometoxi, trifluorometoxi, fluoroetoxi, difluoroetoxi y trifluoroetoxi.
Debe entenderse que cualquiera de los subgéneros de R1 mencionados anteriormente se puede combinar junto con cualquiera de las realizaciones para R3, R6 y R7 como se ha descrito anteriormente y más adelante en el presente documento. Por ejemplo, en una realización, cuando R1 es un arilo (C6-C^) opcionalmente sustituido y el arilo es fenilo, b puede ser 0 (R3 está ausente); y uno de R6 y R7 puede ser hidrógeno y el otro un cicloalquilo (C3-C8) opcionalmente sustituido, tal como ciclopropilo.
En otra realización, en la fórmula I como se ha descrito anteriormente, n es un número entero seleccionado de 0, 1 o 2; y R6 y R7 se seleccionan cada uno independientemente de entre el grupo que consiste en hidrógeno, alquilo (C1-C6) opcionalmente sustituido, -(CH2)n-cicloalquilo (C3-C8), -(CH2)n-arilo (C6-C^) y -(CH2)n-heteroarilo (de 5 a 6 miembros) y cuando sea químicamente permisible, los restos cicloalquilo (C3-C8), arilo (C6-C^) y heteroarilo (de 5 a 6 miembros) están opcionalmente sustituidos con de uno tres R8; o
R6 y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a 6 miembros) y,
cuando sea químicamente permisible, el heterocicloalquilo (de 4 a 6 miembros) está opcionalmente sustituido con de uno a tres R9; cuando está presente, cada R8 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (Ci-Ca) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (Ci-Ca) opcionalmente sustituido, alcoxi (Ci-Ca) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4; y
cuando está presente, cada R9 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5 , nitro, alquilo (Ci-Ca) opcionalmente sustituido, alquenilo (C2-Ca) opcionalmente sustituido, alquinilo (C2-Ca) opcionalmente sustituido, alquiltio (Ci-Ca) opcionalmente sustituido, alcoxi (Ci-Ca) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4
En determinadas realizaciones, en la fórmula I como se ha descrito anteriormente, uno de Ra y R7 es hidrógeno y el otro es un alquilo (Ci-Ca) opcionalmente sustituido.
En determinadas realizaciones, cuando uno de Ra y R7 es un alquilo (Ci-Ca) opcionalmente sustituido, el alquilo se selecciona del grupo que consiste en metilo, etilo, propilo, isopropilo, butilo, ferc-butilo, pentilo y hexilo, en el que el metilo, etilo, propilo, isopropilo, butilo, ferc-butilo, pentilo y hexilo están opcionalmente sustituidos con uno o más átomos de flúor.
En algunas otras realizaciones, cuando uno de Ra y R7 es un alquilo (Ci-Ca) opcionalmente sustituido, el alquilo se selecciona de entre metilo, etilo o propilo, y el metilo, etilo y propilo están opcionalmente sustituidos con de uno a tres átomos de flúor. Por ejemplo, el alquilo (Ci-Ca) opcionalmente sustituido se selecciona de entre fluorometilo, difluorometilo, trifluorometilo, fluoroetilo, difluoroetilo o trifluoroetilo.
En otra realización, en la fórmula I como se ha descrito anteriormente; n es un número entero seleccionado de 0, i o 2; y uno de Ra y R7 es hidrógeno y el otro es -(CH2)n-cicloalquilo (C3-C8), en el que el cicloalquilo está opcionalmente sustituido con de uno a tres R8.
En determinadas realizaciones, cuando uno de Ra y R7 es un cicloalquilo (C3-C8) opcionalmente sustituido, el cicloalquilo se selecciona entre ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, ciclooctilo o biciclo[i.i.i]pentilo. En determinadas realizaciones, cuando uno de Ra y R7 es un cicloalquilo (C3-C8) opcionalmente sustituido, el cicloalquilo se selecciona entre ciclopropilo o biciclo[i.i.i]pentilo.
En determinadas realizaciones, cuando uno de Ra y R7 es un cicloalquilo (C3-C8) opcionalmente sustituido, el cicloalquilo es ciclopropilo.
En otra realización, en la fórmula I como se ha descrito anteriormente; n se selecciona de entre 0, i o 2; y uno de Ra y R7 es hidrógeno y el otro es -(CH2)n-arilo (Ca-Cio), en el que el arilo está opcionalmente sustituido con de uno a tres R8.
En determinadas realizaciones, cuando uno de Ra y R7 es un arilo (Ca-Cio) opcionalmente sustituido, el arilo (Ca-Cio) se selecciona de entre fenilo o naftilo.
En determinadas realizaciones, cuando uno de Ra y R7 es un arilo (Ca-Cio) opcionalmente sustituido, el arilo (Ca-Cio) es fenilo.
En otra realización, en la fórmula I como se ha descrito anteriormente; uno de Ra y R7 es hidrógeno y el otro es -(CH2)n-heteroarilo (de 5 a a miembros), en el que el heteroarilo está opcionalmente sustituido con de uno a tres R8. En determinadas realizaciones, cuando uno de Ra y R7 es un heteroarilo (de 5 a a miembros) opcionalmente sustituido, el heteroarilo se selecciona entre triazolilo, imidazolilo, furanilo, isoxazolilo, isotiazolilo, i,2,3-, i,2,4, i,2,5, o i,3,4-oxadiazolilo, oxazolilo, tiofenilo, tiazolilo, isotiazolilo, pirazolilo, piridinilo, pirazinilo, pirimidinilo o piridazinilo. En determinadas realizaciones, cuando uno de Ra y R7 es un heteroarilo (de 5 a a miembros) opcionalmente sustituido, el heteroarilo es oxazolilo.
En determinadas realizaciones, cuando uno de Ra y R7 es un heteroarilo (de 5 a a miembros) opcionalmente sustituido, el heteroarilo (de 5 a a miembros) y un heteroarilo que contiene nitrógeno.
En determinadas realizaciones, cuando uno de Ra y R7 es un heteroarilo que contiene nitrógeno (de 5 a a miembros) opcionalmente sustituido, el heteroarilo se selecciona entre triazolilo, imidazolilo, pirazolilo, piridinilo, pirazinilo, pirimidinilo o piridazinilo.
En determinadas realizaciones, cuando uno de Ra y R7 es un heteroarilo que contiene nitrógeno (de 5 a a miembros) opcionalmente sustituido, el heteroarilo se selecciona entre triazolilo, pirazolilo o pirimidinilo.
i2
En cualquiera de las realizaciones anteriores, cuando uno de R6 y R7 es un cicloalquilo (C3-C8), arilo (Ce-Cío) o heteroarilo (de 5 a 6 miembros) sustituidos con de uno a tres R8, cada R8 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, alquilo (Cí-Ce) opcionalmente sustituido y alcoxi (Cí-Ce) opcionalmente sustituido.
En determinadas realizaciones, cuando R8 es un halógeno, el halógeno es flúor y cloro.
En algunas otras realizaciones, cuando R8 es un alquilo (Cí-Ce) opcionalmente sustituido, el alquilo se selecciona de entre metilo, etilo o propilo, y el metilo, etilo y propilo están opcionalmente sustituidos con de uno a tres átomos de flúor. Por ejemplo, un alquilo opcionalmente sustituido incluye, pero sin limitación, fluorometilo, difluorometilo, trifluorometilo, fluoroetilo, difluoroetilo y trifluoroetilo.
En otra realización más, cuando R8 es un alcoxi (Cí-Ce) opcionalmente sustituido, el alcoxi se selecciona de entre metoxi, etoxi o propoxi y el metoxi, etoxi y propoxi están opcionalmente sustituidos con de uno a tres átomos de flúor. Por ejemplo, un alcoxi opcionalmente sustituido incluye, pero sin limitación, fluorometoxi, difluorometoxi, trifluorometoxi, fluoroetoxi, difluoroetoxi y trifluoroetoxi.
En otra realización, en la fórmula I como se ha descrito anteriormente, Re y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a e miembros) opcionalmente sustituido en de uno a tres R9.
En determinadas realizaciones, cuando Re y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a e miembros), el heterocicloalquilo se selecciona de entre azetidinilo, tetrahidropirazolilo, tetrahidrooxazinilo, tetrahidropirimidinilo, imidazolidinilo, piperidinilo, piperazinilo, oxazolidinilo o pirrolidinilo.
En determinadas realizaciones, cuando Re y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a e miembros), el heterocicloalquilo es azetidinilo.
En cualquiera de las realizaciones anteriores, cuando Re y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a e miembros) sustituido con de uno a tres R9, cada R9 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, alquilo (Cí-Ce) opcionalmente sustituido y alcoxi (Cí-Ce) opcionalmente sustituido.
En determinadas realizaciones, cuando R9 es un halógeno, el halógeno es flúor y cloro.
En algunas otras realizaciones, cuando R9 es un alquilo (Cí-Ce) opcionalmente sustituido, el alquilo se selecciona de entre metilo, etilo o propilo, y el metilo, etilo y propilo están opcionalmente sustituidos con de uno a tres átomos de flúor. Por ejemplo, un alquilo opcionalmente sustituido incluye, pero sin limitación, fluorometilo, difluorometilo, trifluorometilo, fluoroetilo, difluoroetilo y trifluoroetilo.
En otra realización más, cuando R9 es un alcoxi (Cí-Ce) opcionalmente sustituido, el alcoxi se selecciona de entre metoxi, etoxi o propoxi y el metoxi, etoxi y propoxi están opcionalmente sustituidos con de uno a tres átomos de flúor. Por ejemplo, un alcoxi opcionalmente sustituido incluye, pero sin limitación, fluorometoxi, difluorometoxi, trifluorometoxi, fluoroetoxi, difluoroetoxi y trifluoroetoxi.
Debe entenderse que cualquiera de los subgéneros de Re y R7 mencionados anteriormente se puede combinar junto con cualquiera de las realizaciones para Rí y R3 como se ha descrito anteriormente y más adelante en el presente documento. Por ejemplo, en una realización, cuando uno de Re y R7 es hidrógeno y el otro es cicloalquilo (C3-C8) opcionalmente sustituido, tal como ciclopropilo, Rí puede ser un arilo (Ce-Cío) opcionalmente sustituido en el que el arilo es fenilo y b puede ser 0 (R3 está ausente).
En otra realización, en la fórmula I como se ha descrito anteriormente, cuando está presente, cada R3 se selecciona independientemente del grupo que consiste en halógeno, ciano, hidroxi, -SF5, nitro, alquilo (Cí-Ce) opcionalmente sustituido y alcoxi (Cí-Ce) opcionalmente sustituido.
En determinadas realizaciones, cuando R3 es un halógeno, el halógeno se selecciona de entre flúor o cloro.
En algunas otras realizaciones, cuando R3 es un alquilo (Cí-Ce) opcionalmente sustituido y/o alcoxi (Cí-Ce) opcionalmente sustituido, el alquilo (Cí-Ce) y el alcoxi (Cí-Ce) son como se ha descrito anteriormente en cualquiera de las realizaciones precedentes.
Debe entenderse que cualquiera de los subgéneros de R3 mencionados anteriormente se puede combinar junto con cualquiera de las realizaciones para Rí, Re y R7 como se ha descrito anteriormente.
En otra realización, en la Fórmula I como se ha descrito anteriormente en cualquiera de las realizaciones precedentes, b es 0.
í3
En otra realización, los compuestos seleccionados de la presente invención pueden ser útiles para tratar un trastorno mediado por PDE4B, que comprende administrar a un mamífero (preferentemente un ser humano) que lo necesite una cantidad terapéuticamente eficaz de un compuesto de la invención eficaz en la inhibición de la actividad de PDE4B; más preferentemente, administrar una cantidad de un compuesto de la invención que tiene una mejor afinidad de unión para PDE4B, al mismo tiempo que posee menos actividad inhibidora hacia PDE4D.
En algunas otras realizaciones, los compuestos seleccionados de la presente invención pueden exhibir una afinidad de unión por la isoforma PDE4B.
En determinadas realizaciones, los compuestos de la presente invención tienen una afinidad de unión mejorada por la isoforma PDE4B sobre la isoforma PDE4D, de forma que los compuestos muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 2 a aproximadamente 325 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 5 a aproximadamente 50 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 51 a aproximadamente 100 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 101 a aproximadamente 200 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 201 a aproximadamente 250 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 251 a aproximadamente 300 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 301 a aproximadamente 325 veces mayor que por la isoforma PDE4D. En determinadas realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 5 veces mayor que por la isoforma PDE4D. En determinadas realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 10 veces mayor que por la isoforma PDE4D. En determinadas realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 20 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 40 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 50 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 75 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 100 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 200 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 300 veces mayor que por la isoforma PDE4D. En algunas otras realizaciones, los compuestos de la presente invención muestran una afinidad de unión por la isoforma PDE4B de aproximadamente 325 veces mayor que por la isoforma PDE4D. Las afinidades de unión de los compuestos de la presente invención por las isoformas PDE4b y PDE4D se muestran en la Tabla 3 de la sección experimental, más adelante.
En otra realización, la presente Invención proporciona una composición farmacéutica que comprende un compuesto de la presente invención o una sal farmacéuticamente aceptable del mismos, mezclado con al menos un excipiente farmacéuticamente aceptable.
En otra realización más, la administración de los compuestos de la presente invención a un paciente en necesidad de los mismos también puede conducir a una disminución de las molestias gastrointestinales, tales como emesis, diarrea y náuseas, que actualmente se cree que están asociadas con la administración de compuestos que tienen afinidad de unión por otras isoformas de la PDE4, especialmente la isoforma PDE4D, lo que da lugar a un aumento del cumplimiento del paciente, así como el resultado total del tratamiento.
También se desvela un método para tratar enfermedades o trastornos del sistema nervioso central (SNC), neuroinflamatorios, metabólicos, autoinmunitarios e inflamatorios, que comprende administrar al mamífero, en particular, un ser humano, en necesidad de dicho tratamiento, una cantidad terapéuticamente eficaz de un compuesto de la presente invención, o una sal farmacéuticamente aceptable del mismo.
En otra realización, la presente invención proporciona un compuesto de la presente invención o una sal farmacéuticamente aceptable del mismo, para su uso en el tratamiento de enfermedades o trastornos del sistema nervioso central, neuroinflamatorios, autoinmunes e inflamatorios.
Farmacología
Las fosfodiesterasas (PDE) de la familia PDE4 se caracterizan por una degradación hidrolítica y selectiva de alta
afinidad del nucleótido cíclico segundo mensajero, adenosín 3',5'-monofosfato cíclico (AMPc). Se sabe que los subtipos PDE4A, PDE4B y PDE4D se expresan ampliamente en el cerebro, siendo la distribución regional e intracelular para los subtipos PDE4A, PDE4B y PDE4D diferente, mientras que el subtipo PDE4C se expresa a niveles menores a lo largo del sistema nervioso central (véase: Siuciak, J. A. y col., Antipsychotic profile of rolipram: efficacy in rats and reduced sensitivity in mice deficient in the phosphodiesterase-4B (PDE4B) enzyme, Psychopharmacology (2007) 192:415-424). La ubicación de los subtipos de la PDE4 los convierte en un objetivo interesante para explorar nuevos tratamientos para enfermedades y trastornos del sistema nervioso central. Por ejemplo, se ha identificado la PDE4B como factor de susceptibilidad genética para la esquizofrenia (véase: Millar, J. K. y col., Disrupted in schizophrenia 1 and phosphodiesterase 4B: towards an understanding of psychiatric illness, J. Physiol. 584 (2007) pág. 401-405).
Se ha demostrado que el inhibidor de la PDE4 rolipram es útil en el tratamiento o inversión de los déficit de memoria inducidos por Ap a través de la atenuación de la inflamación neuronal y la señalización de AMPc / CREB mediada por la apoptosis; por tanto, la PDE4 es un objetivo potencial para el tratamiento de déficit cognitivos asociados con la EA. (Véase: Wang, C. et al., The phosphodiesterase-4 inhibitor rolipram reverses Ap-induced cognitive impairment and neuroinflammatory and apoptotic responses in rats, International Journal of Neuropsychopharmacology (2012), 15, 749-766).
Los inhibidores de la PDE4 también pueden tener efectos antidepresivos a través de la normalización de la cascada del AMPc (véase: Fujita, M. et al., Downregulation of Brain Phosphodiesterase Type IV Measured with 11C-(R)-Rolipram Positron Emission Tomography in Major Depressive Disorder, Biological Psychiatry, 72, 2012, 548-554).
Además, se ha demostrado que los inhibidores de la PDE4 poseen actividad terapéutica con implicaciones para el tratamiento de la esclerosis múltiple (véase: Sun, X. et al., Rolipram promotes remyelination possibly via MEK-ERK signal pathway en cuprizone-induced demyelination mouse, Experimental Neurology 2012; 237: 304-311).
En vista de lo anterior, en determinadas realizaciones, los compuestos de la presente invención tienen una amplia gama de aplicaciones terapéuticas para el tratamiento de afecciones o enfermedades del sistema nervioso central, incluyendo trastornos neurológicos, neurodegenerativos y/o psiquiátricos. Los trastornos neurológicos, neurodegenerativos y/o psiquiátricos incluyen, pero sin limitaciones, (1) trastornos del estado de ánimo [afectivos]; (2) trastornos neuróticos, somatoformes y relacionados con el estrés, incluyendo trastornos de ansiedad; (3) trastornos que comprenden el síntoma de deficiencia cognitiva en un mamífero, incluyendo un ser humano; (4) trastornos que comprenden déficit de atención, déficit de la función ejecutiva (déficit de memoria de trabajo), disfunción del control de impulsos, síntomas extrapiramidales, trastornos que se basan en un mal funcionamiento de los ganglios basales; (5) trastornos del comportamiento y emocionales que aparecen generalmente en la infancia y la adolescencia; (6) trastornos del desarrollo psicológico; (7) atrofias sistémicas que afectan principalmente al sistema nervioso central; (8) trastornos extrapiramidales y del movimiento; (9) síndromes de comportamiento asociados con trastornos fisiológicos y factores físicos; (10) trastornos de la personalidad y el comportamiento del adulto; (11) esquizofrenia y otros trastornos psicóticos; (12) trastornos mentales y del comportamiento debidos al uso de sustancias psicoactivas; (13) disfunción sexual que comprende un impulso sexual excesivo; (14) retraso mental; (15) trastornos ficticios, por ejemplo, manía alucinatoria aguda; (16) trastornos episódicos y paroxísticos, epilepsia; (17) narcolepsia; y (18) demencia.
Los ejemplos de trastornos del estado de ánimo [afectivos ] que pueden tratarse mediante la presente invención incluyen, aunque sin limitación, trastorno bipolar I, hipomanía (forma maníaca y mixta), trastorno bipolar II; trastornos depresivos, tales como episodio depresivo único o trastorno depresivo mayor recurrente, depresión crónica, depresión psicótica, trastorno depresivo menor, trastorno depresivo con inicio posparto, trastornos depresivos con síntomas psicóticos; trastornos del estado de ánimo [afectivos] persistentes, tales como ciclotimia, distimia, eutimia; síndrome premenstrual (SPM) y trastorno disfórico premenstrual.
Los ejemplos de trastornos neuróticos y somatoformes relacionados con el estrés que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, trastornos de ansiedad, trastorno de ansiedad social, trastorno general de ansiedad, trastorno de pánico con o sin agorafobia, fobia específica, fobia social, trastornos de ansiedad crónicos; trastorno obsesivo compulsivo; reacción al estrés severo y trastornos de adaptación, tal como trastorno de estrés postraumático (TEPT), trastorno por estrés agudo; otros trastornos neuróticos, tal como el síndrome de despersonalización-desrealización.
La frase "deficiencia cognitiva" como se usa en el presente documento en "trastornos que comprenden el síntoma de deficiencia cognitiva" se refiere a un funcionamiento por debajo de lo normal o un funcionamiento subóptimo en uno o más aspectos cognitivos, tales como la memoria, el intelecto, el aprendizaje y la capacidad lógica, o la atención y la función ejecutiva (memoria de trabajo) en un individuo en particular en comparación con otros individuos dentro de la misma población general de edad.
Los ejemplos de "trastornos que comprenden el síntoma de deficiencia cognitiva" que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, déficit cognitivos relacionados principalmente, pero no exclusivamente, con amnesia, psicosis (esquizofrenia), enfermedad de Parkinson, enfermedad de Alzheimer,
demencia por infarto múltiple; demencia senil, demencia con cuerpos de Lewis, ictus, demencia frontotemporal, parálisis supranuclear progresiva, enfermedad de Huntington, enfermedad por VIH (demencia asociada al VIH), traumatismo cerebral y abuso de drogas; trastorno cognitivo leve ADHD, síndrome de Asperger y deterioro de la memoria asociado con la edad; deterioro cognitivo o delirio postoperatorio o en asociación con terapia de cuidados intensivos.
Los ejemplos de trastornos generalmente diagnosticados por primera vez en la infancia, la infancia tardía y la adolescencia que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, trastornos hipercinéticos, incluyendo alteración de la actividad y la atención, trastorno por déficit de atención / hiperactividad (TDAH), trastorno de conducta hipercinética; trastorno por déficit de atención (TDA); trastorno de la conducta, incluyendo, pero sin limitaciones, trastorno de conducta depresiva; trastornos de tic, incluyendo trastorno de tic transitorio, trastorno crónico de tic motor o vocal, trastorno de tic vocal combinado y motor múltiple (síndrome de Gilles de la Tourette), trastornos de tic inducidos por sustancias; trastornos de autismo; enfermedad de Batten, masturbación excesiva, morderse la uñas, meterse los dedos en la nariz y chuparse el dedo.
Los ejemplos de trastornos del desarrollo psicológico que pueden tratarse de acuerdo con la presente invención incluyen, pero sin limitaciones, trastornos generalizados del desarrollo, incluyendo, pero sin limitaciones, síndrome de Asperger y síndrome de Rett, trastornos de autismo, autismo infantil y trastorno hiperactivo asociado con retraso mental y movimientos estereotipados, trastorno específico del desarrollo de la función motora, trastornos específicos del desarrollo de las habilidades escolares.
Los ejemplos de atrofias sistémicas que afectan principalmente al sistema nervioso central que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, esclerosis múltiple, atrofias sistémicas que afectan principalmente a los ganglios basales, incluida la enfermedad de Huntington, y esclerosis lateral amiotrófica. Los ejemplos de trastornos extrapiramidales y del movimiento con mal funcionamiento y / o degeneración de los ganglios basales que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, enfermedad de Parkinson; parkinsonismo secundario, tal como parkinsonismo postencefalítico; Parkinsonismo comprendido en otros trastornos; enfermedad de Niemann-Pick, enfermedad de cuerpos de Lewy; enfermedades degenerativas de los ganglios basales; otros trastornos extrapiramidales y del movimiento, incluyendo temblores, temblores esenciales y temblores inducidos por fármacos, mioclonos, corea y corea inducido por fármacos, tics inducidos por fármacos y tics de origen orgánico, distonía aguda inducida por fármacos, discinesia tardía inducida por fármacos, espasmos musculares y trastornos asociados con espasticidad o debilidad muscular, incluyendo temblores; deficiencia metal (incluyendo espasticidad, síndrome de Down y síndrome del cromosoma X frágil), discinesia inducia por L-dopa; síndrome de las piernas inquietas y síndrome de la persona rígida.
Otros ejemplos de trastornos del movimiento con mal funcionamiento y / o degeneración de los ganglios basales que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, distonía, incluyendo, aunque sin limitaciones, distonía focal, distonía multifocal o segmentaria, distonía por torsión, distonía hemisférica, generalizada y tardía (inducida por fármacos psicofarmacológicos). La distonía focal incluye distonía cervical (tortícolis), blefarospasmo (calambre del párpado), distonía apendicular (calambre en las extremidades, como calambre del escritor) o distonía mandibular y disfonía espasmódica (calambre de la cuerda vocal); trastornos del movimiento inducidos por neurolépticos, incluidos, aunque sin limitación, síndrome neuroléptico maligno (SNM), parkinsonismo inducido por neurolépticos, discinesia aguda o de inicio temprano inducida por neurolépticos, distonía aguda inducida por neurolépticos, acatisia aguda inducida por neurolépticos, discinesia tardía inducida por neurolépticos, temblor inducido por neurolépticos.
Los ejemplos de síndromes de comportamiento asociados con trastornos fisiológicos y factores físicos de acuerdo con la presente invención incluyen, aunque sin limitación, trastornos del sueño no orgánicos, incluyendo, aunque sin limitación, hipersomnia no orgánica, trastorno no orgánico del horario de sueño-vigilia (trastorno del sueño del ritmo circadiano), insomnio, parasomnia y falta de sueño; trastornos mentales y del comportamiento asociados con el puerperio, incluida depresión posparto y posparto; trastornos de la conducta alimentaria, incluyendo, aunque sin limitaciones, anorexia nerviosa, bulimia nerviosa, trastorno de ingesta compulsiva, hiperfagia, obesidad, trastornos de la alimentación compulsiva y pagofagia.
Los ejemplos de trastornos de la personalidad y el comportamiento del adulto pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, trastornos de la personalidad, incluyendo, pero sin limitación, trastorno de la personalidad emocionalmente inestable, límite, obsesivo-compulsivo, anankástico, dependiente y pasivo-agresivo; trastornos del hábito y del impulso (trastorno de control de impulsos), incluido el trastorno explosivo intermitente, juego patológico, piromanía, robo patológico (cleptomanía), tricotilomanía; síndrome de Munchausen. Los ejemplos de esquizofrenia y otros trastornos psicóticos que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, esquizofrenia continua o episódica de diferentes tipos (por ejemplo, trastornos paranoicos, hebrefrénicos, catatónicos, indiferenciados, residuales y esquizofreniformes); trastornos esquizotípicos (tal como trastornos límite, latente, prepsicótico, prodrómico, esquizofrenia pseudoneurótica pseudopsicopática y trastorno esquizotípico de la personalidad); trastornos delirantes persistentes; trastornos
psicóticos agudos, transitorios y persistentes; trastornos delirantes inducidos; trastornos esquizoafectivos de diferente tipo (por ejemplo, maníaco depresivo o de tipo mixto); psicosis puerperal y otras psicosis no orgánicas y no especificadas.
Los ejemplos de trastornos mentales y del comportamiento debidos al uso de sustancias psicoactivas que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, trastornos mentales y del comportamiento debidos al uso de alcohol, opioides, cannabinoides, sedantes o hipnóticos, cocaína; trastornos mentales y del comportamiento debido al uso de otros estimulantes, incluyendo cafeína, trastornos mentales y del comportamiento debido a la dependencia y abuso (por ejemplo, dependencia de narcóticos, alcoholismo, dependencia de anfetaminas y metanfetaminas, dependencia de opioides, adicción a la cocaína, dependencia de nicotina y síndrome de abstinencia de drogas y prevención de recaída), uso de alucinógenos, tabaco (nicotina), disolventes volátiles y trastornos mentales y del comportamiento debidos al uso de múltiples drogas y al uso de otras sustancias psicoactivas, incluidos los siguientes síntomas de subtipo: uso nocivo, síndrome de dependencia, estado de abstinencia y estado de abstinencia con delirio.
Los ejemplos de demencia que pueden tratarse de acuerdo con la presente invención incluyen, aunque sin limitación, demencia vascular, demencia debido a la enfermedad de Creutzfeld-Jacob, VIH, traumatismo craneal, enfermedad de Parkinson, de Huntington y de Pick, demencia de tipo Alzheimer.
También se divulgan procedimientos para el tratamiento de la esquizofrenia mediante la administración de una cantidad terapéuticamente eficaz de un compuesto de la presente invención a un paciente en necesidad del mismo.
También se divulga un procedimiento para el tratamiento del deterioro cognitivo asociado con la esquizofrenia mediante la administración de una cantidad terapéuticamente eficaz de un compuesto de la presente invención a un paciente en necesidad del mismo.
Además de los trastornos del sistema nervioso central mencionados anteriormente, existe una amplia literatura en la técnica que describe los efectos de los inhibidores de PDE sobre diversas respuestas autoinmunes y de células inflamatorias, que además del aumento del AMPc, incluyen la inhibición de la producción de superóxido, la desgranulación, quimiotaxis y liberación del factor de necrosis tumoral liberación (TNF) en eosinófilos, neutrófilos y monocitos. Por lo tanto, los compuestos de azabenzoimidazol de la presente invención pueden ser útiles para el tratamiento de enfermedades autoinmunes e inflamatorias. (Véase: Schett, G. et al., Apremilast: A novel PDE4 Inhibitor in the Treatment of Autoimmune and Inflammatory Diseases, Ther. Adv. Musculoskeletal Dis. 2010; 2(5):271-278). Por ejemplo, los compuestos de la presente invención pueden ser útiles para el tratamiento de úlceras orales asociadas con la enfermedad de Behcet. Los compuestos de la presente invención también pueden ser útiles para el tratamiento del dolor asociado con la artritis (véase: Hess, A. et al., Blockade of TNF-a rapidly inhibits pain responses in the central nervous system, PNAS, vol. 108, n.° 9, 3731-3736 (2011) o para el tratamiento de la psoriasis o la artritis psoriásica (véase: Schafer, P., Apremilast mechanism of action and application to psoriasis and psoriatic arthritis, Biochem. Pharmacol. (2012), 15;83(12):1583-90). En consecuencia, los compuestos de azabenzoimidazol de la presente invención también pueden ser útiles para el tratamiento de la espondilitis anquilosante [véase: Patan, E. et al., Efficacy and safety of apremilast, an oral fosfodiesterase 4 inhibitor, in ankylosing spondylitis, Ann. Rheum. Dis. (Sep. 14, 2102)]. Otras afecciones que se pueden tratar mediante la administración de los compuestos de la presente invención incluyen, aunque sin limitación, enfermedades de las vías respiratorias agudas y crónicas, tales como, pero sin limitación, asma, broncoconstricción crónica o aguda, bronquitis crónica, bronquiectasia, obstrucción de las vías respiratorias pequeñas, enfisema, enfermedades de las vías respiratorias obstructivas o inflamatorias, síndrome de dificultad respiratoria aguda (ARDS), EPOC, neumoconiosis, rinitis alérgica estacional o rinitis alérgica perenne o sinusitis, lesión pulmonar aguda (LPA).
En otra realización más, los compuestos de la presente invención pueden ser útiles para el tratamiento de artritis reumatoide, gota y fiebre, edema y dolor asociado con inflamación, trastornos relacionados con eosinófilos, dermatitis o eccema, urticaria, conjuntivitis, uveítis, psoriasis, enfermedad inflamatoria del intestino, sepsis, choque séptico, lesión hepática, hipertensión pulmonar, edema pulmonar, enfermedad de pérdida ósea e infección.
En otra realización más, los compuestos de la presente invención pueden ser útiles para el tratamiento del cáncer. Por ejemplo, los compuestos de la presente invención pueden ser útiles para el tratamiento del cáncer cerebral (por ejemplo, meduloblastoma) (véase: Schmidt, A. L., BDNF and PDE4, but not GRPR, Regulate Viability of Human Medulloblastoma Cells, J. Mol. Neuroscience (2010) 40:303-310). los compuestos de la presente invención también pueden ser útiles para el tratamiento del melanoma (véase: Marquette, A. et al., ERK and PDE4 cooperate to induce RAF isoform switching in melanoma, Nature Structural & Molecular Biology, vol. 18, no. 5, 584-91, 2011). En determinadas realizaciones, los compuestos de la presente invención pueden ser útiles para el tratamiento de la leucemia, por ejemplo, leucemia linfocítica crónica, (Véase: Kim, D. H. y col., Type 4 Cyclic Adenosine Monophosphate Phosphodiesterase as a Therapeutic Target in Chronic Lymphocytic Leulemia, Blood Journal of The American Society of Hematology, jueves, 1 de octubre de 1998, vol. 92, n.° 72484-2494). En otras realizaciones, los compuestos pueden ser útiles para el tratamiento de tumores ceebrales u oftalmológicos.
En algunas otras realizaciones, los compuestos de la presente invención pueden ser útiles para el tratamiento de la
diabetes o enfermedades asociadas con la diabetes (véase: Vollert, S. et al., The glucose-lowering effects of the PDE4 inhibitors roflumilast and roflumilast-W-Oxide in db/db mice, Diabetologia (2012) 55:2779-2788. Wouters, E. F. M. y col., Effect of the Phosphodiesterase 4 Inhibitor Roflumilast on Glucose Metabolism in Patients with Treatment-Naive, Newly Diagnosed Type 2 Diabetes Mellitus, Journal of Clinical Endocrinology and Metabolism 2012, 97, 1720 1725). Otros ejemplos incluyen, aunque sin limitación, degeneración macular diabética, neuropatía diabética, obesidad, diabetes de tipo II (no insulinodependiente), síndrome metabólico, intolerancia a la glucosa, incontinencia urinaria (por ejemplo, vejiga hiperactiva), edema macular diabético, nefropatía y riesgos, síntomas o trastornos para la salud relacionados. Como tales, los compuestos también se pueden usar para reducir la grasa corporal o el peso corporal de una persona con sobrepeso u obesa.
En algunas otras realizaciones, los compuestos de la presente invención pueden ser útiles en la prevención y tratamiento de trastornos asociados con un aumento de la actividad endotelial, una función alterada de la barrera endotelial y/o una neoangiogénesis aumentada, tal como shock séptico; angioedema, edema periférico, hidrocefalia comunicante o no comunicante, edema vascular, edema cerebral; patología por natriuria reducida; enfermedades inflamatorias, incluyendo asma, rinitis, artritis y enfermedades autoinmunes y enfermedades reumatoides; insuficiencia hepática o renal aguda, disfunción hepática; psoriasis, enfermedad intestinal inflamatoria (EII), enfermedad de Crohn y neoplasia benigna/maligna.
En algunas otras realizaciones, los compuestos de la presente invención pueden ser útiles para tratar enfermedades de la médula espinal y / o del sistema nervioso periférico, incluyendo lesión de la médula espinal, edema de la médula espinal, tumores de la médula espinal, malformaciones vasculares o anomalías de la médula espinal, siringomielia e hidromielia.
En algunas otras realizaciones, los compuestos descritos en el presente documento son además útiles en la prevención y el tratamiento de trastornos asociados con trombosis, embolia o trastornos isquémicos, incluyendo, pero sin limitación, infarto de tejido inducido por trombosis en la arteriopatía coronaria, en la enfermedad cerebrovascular (incluida la arteriosclerosis cerebral, angiopatía amiloide cerebral, hemorragia cerebral hereditaria e hipoxia-isquemia cerebral) y / o en enfermedad vascular periférica; angina estable e inestable, ataques isquémicos transitorios, ictus, ateroesclerosis, infarto de miocardio, infarto cerebral, lesión por reperfusión (cerebral/cardíaca), lesión cerebral traumática, hemorragia subdural, epidural o subaracnoidea, migraña, cefaleas en racimo y tensionales, insuficiencia placentaria, trombosis posquirúrgica, tal como derivación, angioplastia, colocación de stent y sustitución de válvula cardíaca.
En algunas otras realizaciones, los compuestos descritos en el presente documento son además útiles para tratar afecciones y trastornos del dolor. Ejemplos de tales afecciones y trastornos de dolor incluyen, aunque sin limitación, dolor inflamatorio, hiperalgesia, hiperalgesia inflamatoria, migraña, dolor por cáncer, dolor por artrosis, dolor posquirúrgico, dolor no inflamatorio, dolor neuropático, subcategorías de dolor neuropático, incluyendo síndromes de dolor neuropático periférico, neuropatía inducida por quimioterapia, síndrome de dolor regional complejo, neuropatía sensorial por VIH, neuropatía secundaria a infiltración tumoral, neuropatía diabética dolorosa, dolor del miembro fantasma, neuralgia postherpética, dolor posmastectomía, neuralgia del trigémino, síndromes de dolor neuropático central, dolor postictus central, dolor por esclerosis múltiple, dolor por enfermedad de Parkinson y dolor por lesión de la médula espinal.
En algunas otras realizaciones, los compuestos descritos en el presente documento son además útiles para tratar heridas (o estimular la cicatrización de heridas), quemaduras, cicatrización y afecciones relacionadas.
En algunas otras realizaciones, los compuestos descritos en el presente documento son además útiles para tratar trastornos de daño neuronal (incluyendo daño ocular, retinopatía, incluyendo edema macular diabético o degeneración macular del ojo, tinnitus, alteración y pérdida de audición, y edema cerebral).
En algunas otras realizaciones, los compuestos descritos en el presente documento son además útiles para tratar rechazo de trasplante, rechazo de aloinjertos, insuficiencia renal y hepática, y síndrome de las piernas inquietas. Formulaciones
Los compuestos de la invención se pueden administrar por vía oral. La administración oral puede incluir deglución, de tal forma que el compuesto entra en el tracto intestinal, o se puede usar administración bucal o sublingual, mediante la cual el compuesto entra en el torrente sanguíneo directamente a través de la boca.
En otra realización, los compuestos de la invención también pueden administrarse directamente en el torrente sanguíneo, dentro del músculo o en un órgano interno. Los medios adecuados para administración parenteral incluyen la administración intravenosa, intraarterial, intraperitoneal, intratecal, intraventricular, intrauretral, intraesternal, intracraneal, intramuscular y subcutánea. Los dispositivos adecuados para administración parenteral incluyen inyectores de aguja (incluyendo microagujas), inyectores sin agujas y técnicas de infusión.
En otra realización, los compuestos de la invención también se pueden formular de modo que la administración
tópica en la piel o la mucosa (es decir, dérmica o transdérmicamente) conduce a la absorción sistémica del compuesto. En otra realización, los compuestos de la invención se pueden formular también de forma que la administración intranasal o por inhalación conduce a la absorción sistémica del compuesto. En otra realización, los compuestos de la invención se pueden formular también de forma que la administración rectal o vaginal conduce a la absorción sistémica del compuesto.
El régimen de dosificación para los compuestos y / o composiciones que contienen los compuestos se basa en diversos factores, incluidos el tipo, edad, el peso, el sexo y el estado clínico del paciente; la gravedad de la afección; la vía de administración; y la actividad del compuesto particular empleado. Así, el régimen de dosificación puede variar ampliamente. Los niveles de dosificación del orden de aproximadamente 0,01 mg a aproximadamente 100 mg por kilogramo de peso corporal al día son útiles en el tratamiento de las afecciones indicadas anteriormente. En una realización, la dosis diaria total de un compuesto de la invención (administrada en dosis unitarias o divididas) es normalmente de aproximadamente 0,01 a aproximadamente 100 mg/kg. En otra realización, la dosis diaria total del compuesto de la invención es de aproximadamente 0,1 a aproximadamente 50 mg/kg, y en otra realización, de aproximadamente 0,5 a aproximadamente 30 mg/kg (es decir, mg de compuesto de la invención por kg de peso corporal). En una realización, la dosificación es de 0,01 a 10 mg/kg/día. En otra realización, la dosificación es de 0,1 a 1,0 mg/kg/día. Las composiciones en dosis unitaria pueden contener dichas cantidades o submúltiplos de las mismas para constituir la dosis diaria. En muchos casos, la administración del compuesto se repetirá una pluralidad de veces en un día (normalmente no mayor que 4 veces). Se pueden usar normalmente múltiples dosis por día para aumentar la dosis diaria total, si se desea.
Para administración oral, las composiciones se pueden proporcionar en forma de comprimidos que contienen 0,01, 0,05, 0,1, 0,5, 1,0, 2,5, 5,0, 10,0, 15,0, 25,0, 50,0, 75,0, 100, 125, 150, 175, 200, 250 y 500 miligramos del ingrediente activo para el ajuste sintomático de la dosificación en el paciente. Un medicamento normalmente contiene de aproximadamente 0,01 mg a aproximadamente 500 mg del principio activo o, en otra realización, de aproximadamente 1 mg a aproximadamente 100 mg de principio activo. Por vía intravenosa, las dosis pueden variar de aproximadamente 0,1 a aproximadamente 10 mg/kg/minuto durante una infusión a velocidad constante.
Los sujetos adecuados de acuerdo con la presente invención incluyen sujetos mamíferos. Los mamíferos de acuerdo con la presente invención incluyen, aunque sin limitación, caninos, felinos, bovinos, caprinos, caballos, ovinos, porcinos, roedores, lagomorfos, primates, y similares, e incluyen mamíferos en el útero. En una realización, los seres humanos son sujetos adecuados. Los sujetos humanos pueden ser de cualquier género y en cualquier etapa del desarrollo.
En otra realización, la invención comprende el uso de uno o más compuestos de la invención en la preparación de un medicamento para el tratamiento de las afecciones citadas en el presente documento.
Para el tratamiento de las afecciones a las que se hace referencia anteriormente, los compuestos de la invención se pueden administrar como compuestos per se. Como alternativa, las sales farmacéuticamente aceptables son adecuadas en aplicaciones médicas debido a su mayor solubilidad en medio acuoso con respecto al compuesto precursor.
En otra realización, la presente invención comprende composiciones farmacéuticas. Dichas composiciones farmacéuticas comprenden un compuesto de la invención presentado con un vehículo farmacéuticamente aceptable. El vehículo puede ser un sólido, un líquido, o ambos, y se puede formular con el compuesto como una composición en dosis unitaria, por ejemplo, un comprimido, que puede contener de 0,05 % a 95 % en peso de los compuestos activos. Un compuesto de la invención se puede acoplar con polímeros adecuados como vehículos farmacológicos dirigibles. También pueden estar presentes otras sustancias farmacológicamente activas.
Los compuestos de la presente invención se pueden administrar por cualquier vía adecuada, preferiblemente en forma de una composición farmacéutica adaptada a dicha ruta, y en una dosis eficaz para el tratamiento deseado. Los compuestos activos y composiciones, por ejemplo, pueden administrarse por vía oral, por vía rectal, por vía parenteral o por vía tópica (por ejemplo, intranasal u oftálmica).
La administración oral de una forma farmacéutica sólida puede ser, por ejemplo, en unidades discretas, tal como cápsulas duras o blandas, píldoras, sellos, pastillas o comprimidos, conteniendo cada uno de ellos una cantidad predeterminada de al menos un compuesto de la presente invención. En otra realización, la administración oral puede ser en forma de polvos o gránulos. En otra realización, la forma de dosis oral es sublingual, tales como, por ejemplo, una pastilla. En dichas formas farmacéuticas sólidas, los compuestos de la presente invención se combinan habitualmente con uno o más adyuvantes. Tales cápsulas o comprimidos pueden contener una formulación de liberación controlada. En el caso de las cápsulas, comprimidos y píldoras, las formas de dosificación también pueden comprender agentes tamponantes, o se pueden preparar con revestimientos entéricos.
En otra realización, la administración oral puede ser en una forma farmacéutica líquida. Las formas farmacéuticas líquidas para administración oral incluyen, por ejemplo, emulsiones farmacéuticamente aceptables, soluciones, suspensiones, jarabes y elixires que contienen diluyentes inertes usados comúnmente en la técnica (por ejemplo,
agua). Dichas composiciones pueden comprender también adyuvantes, tales como agentes humectantes, el emulsionado, de suspensión, saporíferos (por ejemplo, edulcorantes), y/o perfumantes.
En otra realización, la presente invención comprende una forma farmacéutica parenteral. La "administración parenteral" incluye, por ejemplo, inyecciones subcutáneas, inyecciones intravenosas, inyecciones intraperitoneales, inyecciones intramusculares, inyecciones intraesternales e infusión. Las preparaciones inyectables (por ejemplo, suspensiones acuosas u oleaginosas inyectables estériles) pueden formularse de acuerdo con la técnica conocida usando agentes de dispersión, hidratación y/o suspensión, e incluyen formulaciones depot.
En otra realización, la presente invención comprende una forma farmacéutica tópica. La "administración tópica" incluye, por ejemplo, administración transdérmica, tal como a través de parches transdérmicos o dispositivos de iontoforesis, administración intraocular, o administración intranasal o inhalación. Las composiciones para la administración tópica también incluyen, por ejemplo, geles tópicos, pulverizaciones, pomadas y cremas. Una formulación tópica puede incluir un compuesto que potencia la absorción o la penetración del ingrediente activo a través de la piel u otras áreas afectadas. Cuando los compuestos de esta invención se administran mediante un dispositivo transdérmico, la administración se logrará usando un parche del tipo de depósito y membrana porosa o de diversas matrices sólidas. Las formulaciones típicas para este propósito incluyen geles, hidrogeles, lociones, soluciones, cremas, pomadas, polvos finos, aderezos, espumas, películas, parches para la piel, obleas, implantes, esponjas, fibras, vendajes y microemulsiones. También pueden usarse liposomas. Los vehículos típicos incluyen alcohol, agua, aceite mineral, vaselina líquida, vaselina blanca, glicerina, polietilenglicol y propilenglicol. Pueden incorporarse potenciadores de la penetración; véase, por ejemplo, Finnin y Morgan, J. Pharm. Sci., 88(10), 955-958 (1999).
Las formulaciones adecuadas para administración tópica en el ojo incluyen, por ejemplo, colirios en los que el compuesto de la presente invención se disuelve o suspende en un vehículo adecuado. Una formulación típica adecuada para administración ocular o aural puede ser en forma de gotas de una suspensión o solución micronizada en solución salina isotónica, de pH ajustado, estéril. Otras formulaciones adecuadas para administración ocular y aural incluyen pomadas, implantes biodegradables (por ejemplo, esponjas de gel absorbible, colágeno) e implantes no biodegradables (por ejemplo, silicona), obleas, lentes y sistemas particulados o vesiculares, tales como niosomas o liposomas. Un polímero tal como ácido poliacrílico reticulado, alcohol polivinílico, ácido hialurónico, un polímero celulósico, por ejemplo, hidroxipropilmetilcelulosa, hidroxietilcelulosa, o metilcelulosa, o un polímero heteropolisacárido, por ejemplo, goma gelan, se puede incorporar junto con un conservante, tal como cloruro de benzalconio. Dichas formulaciones también se pueden administrar mediante iontoforesis.
Para la administración intranasal o la administración por inhalación, los compuestos activos de la invención se administran de manera conveniente en forma de una solución o suspensión desde un recipiente pulverizador con bomba que el paciente sacude o bombea o en forma de una presentación en forma de aerosol desde un recipiente presurizado o un nebulizador, con el uso de un propulsor adecuado. Las formulaciones adecuadas para la administración intranasal se administran normalmente en forma de un polvo seco (ya sea solo; como una mezcla, por ejemplo, en una mezcla seca con lactosa; o como una partícula de componentes mezclados, por ejemplo, mezclados con fosfolípidos, tales como fosfatidilcolina) desde un inhalador de polvo seco o como un pulverizador de aerosol desde un recipiente presurizado, bomba, pulverización, atomizador (preferentemente, un atomizador que usa electrodinámica para producir una niebla fina) o nebulizador, con o sin el uso de un propulsor adecuado, tal como 1,1,1,2-tetrafluoroetano o 1,1,1,2,3,3,3-heptafluoropropano. Para uso intranasal, el polvo puede comprender un agente bioadhesivo, por ejemplo, quitosano o ciclodextrina.
En otra realización, la presente invención comprende una forma farmacéutica rectal. Dichas formas farmacéuticas rectales pueden estar en la forma de, por ejemplo, un supositorio. La manteca de cacao es una base tradicional para supositorios, pero se pueden usar diversas alternativas, según sea necesario.
También se pueden usar otros materiales de vehículo y modos de administración conocidos en la técnica farmacéutica. Las composiciones farmacéuticas de la invención se pueden preparar mediante cualquiera de las técnicas bien conocidas de farmacia, tales como formulación eficaz y procedimientos de administración. Las consideraciones anteriores con respecto a las formulaciones y procedimientos de administración se conocen bien en la técnica y se describen en libros de texto estándar. Las formulaciones de fármacos se analizan en, por ejemplo, Hoover, John E., Remington's Pharmaceutical Sciences, Mack Publishing Co., Easton, Pennsylvania, 1975; Liberman y col., Eds., Pharmaceutical Dosage Forms, Marcel Decker, Nueva York, N.Y., 1980; y Kibbe y col., Eds., Handbook of Pharmaceutical Excipients (3a Ed.), American Pharmaceutical Association, Washington, 1999.
Los compuestos de la presente invención se pueden usar en solitario o en combinación con otros agentes terapéuticos, en el tratamiento de varias afecciones o enfermedades. El(los) compuesto(s) de la presente invención y otro(s) agente(s) terapéutico(s) se pueden administrar simultáneamente (ya sea en la misma forma de dosificación o en formas de dosificación separadas) o secuencialmente. Un agente terapéutico modo de ejemplo puede ser, por ejemplo, un agonista del receptor de glutamato metabotrópico.
La administración de dos o más compuestos "en combinación" significa que los dos compuestos se administran en
un tiempo suficientemente cercano como para que la presencia de uno altere los efectos biológicos del otro. Los dos o más compuestos se pueden administrar de forma simultánea, concurrentemente o secuencialmente. Adicionalmente, la administración simultánea puede llevarse a cabo mezclando los compuestos antes de la administración o mediante la administración de los compuestos en el mismo punto en el tiempo pero en diferentes sitios anatómicos o utilizando diferentes vías administración.
Las expresiones "administración paralela", "coadministración", "administración simultánea", y "administración simultánea significan que los compuestos se administran en combinación.
La presente invención incluye el uso de una combinación de un compuesto inhibidor de la PDE4 de la presente invención y uno o más agente(s) farmacéuticamente activo(s) adicionales. Si se administra una combinación de agentes activos, se pueden administrar secuencial o simultáneamente, en formas de dosificación separadas o combinadas en una sola forma de dosificación. En consecuencia, la presente invención también incluye composiciones farmacéuticas que comprenden una cantidad de: (a) un primer agente que comprende un compuesto de la presente invención o una sal farmacéuticamente aceptable del mismo; (b) un segundo agente farmacéuticamente activo; y (c) un excipiente, vehículo o diluyente farmacéuticamente aceptable.
Pueden seleccionarse varios agentes farmacéuticamente activos para su uso en combinación con los compuestos de la presente invención, dependiendo de la enfermedad, trastorno o afección que se va a tratar. Entre los agentes farmacéuticamente activos que pueden usarse en combinación con las composiciones de la presente invención se incluyen, sin limitación:
(i) inhibidores de la acetilcolinesterasa, tales como clorhidrato de donepezilo (ARICEPT, MEMAC), salicilato de fisostigmina (ANTILIRIUM), sulfato de fisostigmina (ESERINE), metrifonato, neostigmina, ganstigmina, piridostigmina (MESTINON), ambenonio (MYTELASE), demarcario, Debio 9902 (también conocido como ZT-1; Debiopharm), rivastigmina (EXELON), ladostigilo, NP-0361, bromhidrato de galantamina (RAZADYNE, RIMINYL, NIVALIN), tacrina (COGNEX), tolserina, maleato de velnacrina, memoquin, huperzina A (HUP-A; NeuroHitech), fenserina, edrofonio (ENLON, TENSILON) e INM-176;
(ii) amiloide-p (o fragmentos del mismo), tales como AR1-15 conjugado al epítopo de unión a pan HLA DR (PADRE), ACC-001 (Elan/Wyeth), ACI-01, ACI-24, AN-1792, Affitope AD-01, CAD106 y V-950;
(iii) anticuerpos frente al amiloide-13 (o fragmentos de los mismos), tales como ponezumab, solanezumab, bapineuzumab (también conocido como AAB-001), AAB-002 (Wyeth/Elan), ACI-01-Ab7, BAN-2401, Ig intravenosa (GAMMAGARD), LY2062430 (m266 humanizada; Lilly), R1450 (Roche), ACU-5A5, huC091 y los divulgados en la publicación de patente internacional n.° WO04/032868, WO05/025616, WO06/036291, WO06/069081, WO06/118959, en las publicaciones de patente de Estados Unidos n.° US2003/0073655, US2004/0192898, US2005/0048049, US2005/0019328, en las publicaciones de patente europea n.° EP0994728 y 1257584, y en la patente de Estados Unidos n.°5.750.349;
(iv) agentes inhibidores o reductores de amiloide (incluyendo los que reducen la producción, acumulación y fibrilación de amiloide) tal como dimebon, davunetida, eprodisato, leuprolida, SK-PC-B70M, celecoxib, lovastatina, anapsos, oxiracetam, pramiracetam, vareniclina, nicergolina, colostrinin, bisnorcimserina (también conocida como BNC), NIC5-15 (Humanetics), E-2012 (Eisai), pioglitazona, clioquinol (también conocido como PBT1), PBT2 (Prana Biotechnology), flurbiprofeno (AnSAID, FROBEN) y su enantiómero R tarenflurbilo (FLURIZAN), nitroflurbiprofeno, fenoprofeno (FENOPRON, NALFON), ibuprofeno (ADVIL, MOTRIN, NUROFEN), lisinato de ibuprofeno, ácido meclofenámico, meclofenamato sódico (MECLOMEN), indometacina (INDOCIN), diclofenaco sódico (VOLTAREN), diclofenaco potásico, sulindac (CLINORIL), sulfuro de sulindac, diflunisal (DOLOBID), naproxeno (NAPROSYN), naproxeno sódico (ANAPROX, ALEVE), ARC031 (Archer Pharmaceuticals), CAD-106 (Cytos), LY450139 (Lilly), enzima de degradación de insulina (también conocida como insulisina), el extracto de gingko biloba EGb-761 (ROKAN, TEBONIN), tramiprosato (CEREBRIL, ALZHEMED), eprodisato (FIBRILLEX, KIACTA), compuesto W [ácido 3,5-bis(4-nitrofenoxi)benzoico], NGX-96992, neprilisina (también conocida como endopeptidasa neutral (NEP)), escilo-inositol (también conocido como escilitol), atorvastatina (LIPITOR), simvastatina (z Oc OR), KLVFF-(EEx )3, SKF-74652, mesilato de ibutamoren, inhibidores de BACE, tales como ASP-1702, SCH-745966, JNJ-715754, AMG-0683, AZ-12304146, BMS-782450, GSK-188909, NB-533, E2609 y TTP-854; moduladores de la gamma secretasa, tales como ELND-007; e inhibidores de RAGE (receptor para los productos finales de la glicación), tal como LTTP488 (Transtech) and TTP4000 (Transtech), y los divulgados en la patente de Estados Unidos n.° 7.285.293, que incluye PTI-777; (v) agonistas del receptor alfa-adrenérgico, tales como guanfacina (INTUNIV, TENEX), clonidina (CATAPRES), metaraminol (ARAMINE), metildopa (ALDOMET, DOPAMET, NOVOMEDOPA), tizanidina (ZANAFLEX), fenilefrina (también conocida como neosinefrina), metoxamina, cirazolina, guanfacina (INTUNIV), lofexidina, xilazina, modafinilo (PROVIGIL), adrafinilo y armodafinilo (NUVIGIL);
(vi) agentes bloqueantes del receptor beta-adrenérgico (beta bloqueantes), tales como carteolol, esmolol (BREVIBLOC), labetalol (NORMODYNE, TRANDATE), oxprenolol (LARACOR, TRASACOR), pindolol (VISKEN), propanolol (INDERAL), sotalol (BETAPACE, SOTALEX, SOTACOR), timolol (BLOCADREN, TIMOPTIC), acebutolol (SECTRAL, PRENT), nadolol (CORGARD), tartrato de metoprolol (LOPRESSOR), succinato de metoprolol (TOPROL-XL), atenolol (TENORMIN), butoxamina y SR 59230A (Sanofi);
(vii) anticolinérgicos, tales como amitriptilina (ELAVIL, En DEP), butriptilina, mesilato de benzotropina (c Og ENTIN), trihexifenidilo (ARTANE), difenhidramina (BENADRYL), orfenadrina (NORFLEX), hiosciamina,
atropina (ATROPEN), escopolamina (TRANSDERM-SCOP), metilbromuro de escopolamina (PARMINE), dicicloverina (BENTYL, BYCLOMINE, DIBENT, DILOMINE), tolterodina (DETROL), oxibutinina (DITROPAN, LYRINEL XL, OXYTROL), bromuro de pentienato, propantelina (PRO-BANTHINE), ciclizina, clorhidrato de imipramina (TOFRANIL), maleato de imipramina (SURMONTIL), lofepramina, desipramina (NORPRAMIN), doxepina (SINEQUAN, ZONALON), trimipramina (SURMONTIL) y glicopirrolato (ROBINUL);
(viii) anticonvulsivos, tales como carbamazepina (TEGRETOL, CARBATROL), oxcarbazepina (TRILEPTAL), fenitoína sódica (PHENYTEK), fosfenitoína (CEREBYX, PRODILANTIN), divalproex sódico (DEPAKOTE), gabapentina (Ne UrONTIN), pregabalina (LYRICA), topirimato (TOPAMAX), ácido valproico (DEPAKENE), valproato sódico (DEPACON), 1-bencil-5-bromouracilo, progabida, beclamida, zonisamida (TRERIEF, EXCEGRAN), CP-465022, retigabina, talampanel y primidona (MYSOLINE);
(ix) antipsicóticos, tal como lurasidona (LATUDA, también conocida como SM-13496; Dainippon Sumitomo), aripiprazol (ABILIFY), clorpromazina (THORAZINE), haloperidol (HALDOL), iloperidona (FANa PtA), decanoato de flupentixol (DEPIXOL, FLUANXOL), reserpina (SERPLAN), pimozida (o Ra P), decanoato de flufenazina, clorhidrato de flufenazina, proclorperazina (COMPRO), asenapina (SAPHRIS), loxapina (LOXITANE), molindona (MOBAN), perfenazina, tioridazina, tiotixina, trifluoperazina (STELAZINE), ramelteon, clozapina (CLOZARIL), norclozapina (ACP-104), risperidona (RISPERDAL), paliperidona (INVEGA), melperona, olanzapina (ZYPREXA), quetiapina (SEROQUe L), talnetant, amisulprida, ziprasidona (GEODON) blonanserina (LONa Se N), y ACP-103 (Acadia Pharmaceuticals);
(x) bloqueantes de los canales de calcio, tales como lomerizina, ziconotida, nilvadipina (ESCOR, NIVADIL), diperdipina, amlodipino (NORVASC, ISTIN, AMLODIN), felodipina (PLENDIL), nicardipina (cAr DENE), nifedipino (ADALAT, PROCARDiA), MEM 1003 y su compuesto original nimodipina (NIMo To P), nisoldipina (SUlAr ), nitrendipina, lacidipino (LACIPIL, mOt ENS), lercanidipina (ZANIDIP), lifarizina, diltiazem (Ca Rd IZEm ), verapamilo (CALAN, VERELAN), AR-R 18565 (AstraZeneca) y enecadin;
(xi) inhibidores de la catecol O-metiltransferasa (COMT), tales como nitecapona, tolcapona (TASMAR), entacapona (COMTAN) y tropolona;
(xii) estimulantes del sistema nervioso central, tales como atomoxetina, reboxetina, yohimbina, cafeína, fenmetrazina, fendimetrazina, pemolina, fencamfamina (GLUCOENERGAN, REACTIVAN), fenetilina (CAPTAGON), pipradol (MERETRAN), deanol (también conocido como dimetilaminoetanol), metilfenidato (DAYTRANA), metilfenidato clorhidrato (RITALIN), dexmetilfenidato (FOCALIN), anfetamina (solos o junto con otros estimulantes del SNC, por ejemplo, ADDERALL (aspartato de anfetamina, sulfato de anfetamina, sacarato de dextroanfetamina y sulfato de dextroanfetamina)), sulfato de dextroanfetamina (DEXEDRINE, DEXTROSTAT), metanfetamina (DESOXYN), lisdexamfetamina (VYVANSE) y benzfetamina (DIDREX);
(xiii) corticosteroides, tales como prednisona (STERAPRED, DELTASONE), prednisolona (PRELONE), acetato de predisolona (OMNIPRED, Pr Ed MILD, p Re D FORTE), fosfato de prednisolona sódica (ORAPr Ed ODT), metilprednisolona (MEDROL); acetato de metilprednisolona (DEPO-MEDROL) y succinato sódico de metilprednisolona (A-METHAPRED, SOLU-MEDROL);
(xiv) agonistas de receptores dopaminérgicos, tales como apomorfina (APOKYN), bromocriptina (PARLODEL), cabergolina (DOSTINEX), dihidrexidina, dihidroergocriptina, fenoldopam (CORlOpAM), lisurida (DOPERGIN), tergurida espergolida (PERMAX), piribedilo (TRIVASTAL, TRASTAL), pramipexol (MIRAPEX), quinpirol, ropinirol (REQUIP), rotigotina (NEUPRO), Sk F-82958 (GlaxoSmithKline), cariprazina, pardoprunox y sarizotán;
(xv) antagonistas de receptores dopaminérgicos, tales como clorpromazina, flufenazina, haloperidol, loxapina, risperidona, tioridazina, tiotixeno, trifluoperazina, tetrabenazina (NITOMAN, XENAZINE), 7-hidroxiamoxapina, droperidol (INAPSINE, DRIDOL, DROPLETAN), domperidona (MOTILIUM), L-741742, L-745870, racloprida, SB-277011A, SCH23390, ecopipam, SKF-83566 y metoclopramida (REGLAN);
(xvi) inhibidores de la recaptación de la dopamina, tales como bupropión, safinamida, maleato de nomifensina (MERITAL), vanoxerina (también conocida como GBR-12909) y su éster de decanoato DBL-583, y amineptina; (xvii) agonistas del receptor de ácido gamma-amino-butírico (GABA), tales como baclofén (LIORESAL, KEMSTRO), siclofén, pentobarbital (NEMBUTAL), progabida (GABRENE) y clometiazol;
(xviii) antagonistas de histamina 3 (H3), tales como ciproxifan, tiprolisant, S-38093, irdabisant, pitolisant, GSK-239512, GSK-207040, JNJ-5207852, JNJ-17216498, HPP-404, SAR-110894, trans-N-etil-3-fluoro-3-[3-fluoro-4-(pirrolidin-1-ilmetil)fenil]-ciclobutanocarboxamida (PF-3654746 y los desvelados en las publicaciones de patente de Estados Unidos US2005-0043354, US2005-0267095, US2005-0256135, US2008-0096955, US2007-1079175 y US2008-0176925; publicación de patente internacional n.° WO2006/136924, WO2007/063385, WO2007/069053, WO2007/088450, WO2007/099423, WO2007/105053, documentos WO2007/138431 y WO2007/088462; y la patente de Estados Unidos n.° 7.115.600);
(xix) inmunomoduladores, tales como acetato de glatiramer (también conocido como copolímero-1; COPAXONE), MBP-8298 (péptido de proteína básica de la mielina), fumarato de dimetilo, fingolimod (también conocido como FTY720), roquinimex (LINOMIDE), laquinimod (también conocido como ABR-215062 y SAIK-MS), ABT-874 (antiuerpo anti-IL-12 humano; Abbott), rituximab (RITUXAN), alemtuzumab (CAMPATH), daclizumab (ZENAPAX) y natalizumab (TYSABRI);
(xx) inmunosupresores, tales como metotrexato (TREXALL, RHEUMATREX), mitoxantrona (NOVANTRONE), micofenolato de mofetilo (CELLCEPT), micofenolato sódico (MYFORTIC), azatioprina (AzAsAN, IMURAn ), mercaptopurina (PURI-NeThOL), ciclofosfamida (NEOSAR, cYt OXAN), clorambucilo (LEUKERAN), cladribina (LEUSTATIN, My LINAX), alfa-fetoproteína, etanercept (ENBREL) y 4-benciloxi-5-((5-undecil-2H-pirrol-2-iliden)metil]-1H, 1h'-2,2'-bipirrol (también conocido como pNU-156804);
(xxi) interferones, incluyendo interferón beta-1a (AVONEX, REBIF) e interferón beta-1b (BETASERON,
BETAFERON);
(xxii) levodopa (o su éster de metilo o etilo), solo o en combinación con un inhibidor de la DOPA descarboxilasa (por ejemplo, carbidopa (SINEMET, Ca RBILEV, PARCOPA), benserazida (MADOPAR), a-metildopa, monoflurometildopa, difluorometildopa, brocresina o m-hidroxibencilhidrazina);
(xxiii) antagonistas del receptor de A/-metil-D-aspartato (NMDA), tales como memantina (NAMENDA, AXURA, EBlXA), amantadina (SYMMETREL), acamprosato (CAm PrAL), besonprodilo, ketamina (KETALAR), delucemina, dexanabinol, dexefaroxan, dextrometorfano, dextrorfán, traxoprodilo, CP-283097, himantano, idantadol, ipenoxazona, L-701252 (Merck), lancicemina, levorfanol (DROm OrAN), LY-233536 y LY-235959 (ambos de Lilly), metadona, (DOLOPHINE), neramexano, perzinfotel, fenciclidina, tianeptina (STABLON), dizocilpina (también conocida como MK-801), EAB-318 (Wyeth), ibogaína, voacangina, tiletamina, riluzol (RILuTe K), aptiganel (CERES0TAT), gavestinel y remacimida;
(xxiv) inhibidores de la monoamina oxidasa (MAO), tales como selegilina (EMSAM), clorhidrato de selegilina (1-deprenilo, ELDEPRYL, ZELAPAR), dimetilselegileno, brofaromina, fenelzina (NARDIL), tranilcipromina (pAr NATE), moclobemida (AURORIX, MANERIX), befloxatona, safinamida, isocarboxazid (Ma Rp LAN), nialamida (NIAMID), rasagilina (AZILECT), iproniazida (MARSILID, IPROZID, IPRONID), CHF-3381 (Chiesi Farmaceutici), iproclozida, toloxatona (HUMORYL, PERENUM), bifemelano, desoxipeganina, harmina (también conocida como telepatina o banasterina), harmalina, linezolida (ZYVOX, ZYVOXID) y pargilina (EUDATIN, SUPIRDil);
(xxv) agonistas del receptor muscarínico (particularmente el subtipo M1), tales como cevimelina, levetiracetam, cloruro de betanocol (DuVOID, URECHOLINE), itamelina, pilocarpina (SALAGEN), NGX267, arecolina, L-687306 (Merck), L-689660 (Merck), yoduro de furtretonio (FURAMON, FURANOL), bencenosulfonato de furtretonio, p-toluenosulfonato de furtretonio, McN-A-343, oxotremorina, sabcomelina, AC-90222 (Acadia Pharmaceuticals) y carbacol (CARBASTAT, MIOSTAT, CARBOPTIC);
(xxvi) fármacos neuroprotectores tales como bosutinib, condoliasa, airmoclomol, lamotrigina, perampanel, aniracetam, minaprima, riluzol, A/-hidroxi-1,2,4,9-tetrahidro-3H-carbazol-3-imina, desmoteplasa, anatibant, astaxantina, neuropéptido NAP (por ejemplo, AL-108 y AL-208; ambos de Allon Therapeutics), neurostrol, perampenel, isproniclina, bis(4-p-D-glucopiranosiloxibencil)-2-p-D-glucopiranosil-2-isobutiltartrato (también conocido como dactilorina B o DHB), formobactina, xaliproden (XAPRILA), lactacistina, clorhidrato de dimebolina (DIMEBON), disufenton (CEROVIVE), ácido arúndico (ONO-2506, PROGLIA, CEREACT), citicolina (también conocida como citidina 5'-difosfocolina), edaravona (Ra DiCUT), AEOL-10113 y AEOL-10150 (ambos de Aeolus Pharmaceuticals), AGY-94806 (también conocido como SA-450 y Msc-1), factor estimulante de colonias de granulocitos (también conocido como AX-200), BAY-38-7271 (también conocido como KN-387271; Bayer AG), ancrod (VIPRINEX, ARWIN), DP-b99 (D-Pharm Ltd), HF-0220 (17-13-hidroxiepiandrosterona; Newron Pharmaceuticals), HF-0420 (también conocido como oligotropina), piridoxal 5'-fosfato (también conocido como MC-1), microplasmina, S-18986, piclozotán, NP031112, tacrolimus, L-seril-L-metionil-L-alanil-L-lisil-L-glutamilglicil-L-valina, AC-184897 (Acadia Pharmaceuticals), ADNF-14 (National Institutes of Health), estilbazulenil nitrona, SUN-N8075 (Daiichi Suntory Biomedical Research), y zonampanel;
(xxvii) agonistas del receptor nicotínico, tales como epibatidina, bupropión, CP-601927, vareniclina, ABT-089 (Abbott), ABT-594, AZD-0328 (AstraZeneca), EVP-6124, R3487 (también conocido como MEM3454; Roche/Memory Pharmaceuticals), R4996 (también conocido como MEM63908; Roche/Memory Pharmaceuticals), TC-4959 and TC-5619 (ambosTargacept) y RJR-2403;
(xxviii) inhibidores de la recaptación de norepinefrina (noradrenalina), tales como atomoxetina (STRATTERA), doxepina (APONAL, ADAPIN, SINEQUAN), nortriptilina (AVENTYL, PAMELOR, NORTRILEN), amoxapina (ASENDIN, DEMOLOX, MOXIDIL), reboxetina (EDRONAX, VESTRA), viloxazina (VIVALAN), maprotilina (DEPRILEPT, LUDIOMIL, PSYMION), bupropión (WELLBUTRIN) y radaxafina;
(xxix) inhibidores de la fosfodiesterasa (PDE), incluyendo, pero sin limitación, (a) inhibidores de la PDE1 (por ejemplo, vinpocetina (CAVINTON, CERACTlN, INTELECTOL) y los divulgados en la patente de Estados Unidos n.° 6.235.742, (b) inhibidores de PDE2 (por ejemplo, eritro-9-(2-hidroxi-3-nonil)adenina (EHNA), BAY 60-7550 y los descritos en la patente de Estados Unidos n.° 6.174.884), (c) inhibidores de la PDE3 (por ejemplo, anagrelida, cilostazol, milrinona, olprinona, parogrelilo y pimobendan), (d) inhibidores de la PDE4 (por ejemplo, apremilast, ibudilastroflumilast, rolipram, Ro 20-1724, ibudilast (KETAS), piclamilast (también conocido como RP73401), CDP840, cilomilast (ARIFLO), roflumilast, tofimilast, oglemilast (también conocido como GRC 3886), tetomilast (también conocido como OPC-6535), lirimifast, teofilina (UNIPHYL, THEOLAIR), arofilina (también conocida como LAS-31025), doxofilina, RPR-122818, o mesembrina), y (e) inhibidores de la PDE5 (por ejemplo, sildenafilo (VIAGRA, REVATIO), tadalafilo (CIALIS), vardenafilo (LEVITRA, VIVANZA), udenafilo, avanafilo, dipiridamol (PERSANTINE), E-40l0, E-4021, E-8010, zaprinast, iodenafilo, mirodenafilo, DA-8159 y los desvelados en las solicitudes de patente internacional n.° WO2002/020521, WO2005/049616, WO2006/120552, WO2006/126081, WO2006/126082, documentos WO2006/126083 y WO2007/122466), (f) inhibidores de la PDE7; (g) inhibidores de la PDE8; (h) inhibidores de la PDE9 (por ejemplo, BAY 73-6691 (Bayer AG) y los desvelados en las publicaciones de patente de Estados Unidos n.° US2003/0195205, US2004/0220186, US2006/0111372, US2006/0106035 y USSN 12/118,062 (presentada el 9 de mayo de 2008)), (i) inhibidores de la PDE10 tal como 2-({4-[1-metil-4-(piridin-4-il)-1H-pirazol-3-il]fenoxi}metil)quinolin-3(4H)-ona y s Ch-1518291; y (j) inhibidores de la PDE11;
(xxx) quinolinas, tales como quinina (incluyendo sus sales clorhidrato, diclorhidrato, sulfato, bisulfato y gluconato), cloroquina, sontoquina, hidroxicloroquina (PLAQUENIL), mefloquina (LARIAM), y amodiaquina (CAMOQUIN, FLAVOQUINE);
(xxxi) inhibidores de la p-secretasa, tales como ASP-1702, SCH-745966, JNJ-715754, AMG-0683, AZ-12304146, BMS-782450, GSK-188909, NB-533, LY-2886721, E-2609, HPP-854, (+)-tartrato de fenserina (POSIPHEN), LSN-2434074 (también conocido como LY-2434074), KMI-574, SCH-745966, Ac-rER (N2-acetil-D-arginil-L-arginina), loxisratina (también conocido como E64d) y CA074Me;
(xxxii) inhibidores y moduladores de la Y-secretasa, tales como BMS-708163 (Avagacest), WO20060430064 (Merck), DSP8658 (Dainippon), ITI-009, L-685458 (Merck), ELAN-G, ELAN-Z, 4-cloro-N-[(2S)-3-etil-1-hidroxipentan-2-il]bencenosulfonamida;
(xxxiii) antagonistas del receptor de serotonina 1A (5-HTia) (5-hidroxitriptamina), tales como espiperona, levo-pindolol, BMY 7378, NAD-299, S(-)-UH-301, NAN 190, lecozotán;
(xxxiv) agonistas del receptor de serotonina 2C (5-HT2c) (5-hidroxitriptamina), tal como vabicaserina y zicronapina;
(xxxv) agonistas del receptor de serotonina 4 (5 -HT4)) (5-hidroxitriptamina), tales como PRX-03140 (Epix);
(xxxvi) antagonistas del receptor de serotonina 6 (5-HT6) (5-hidroxitriptamina), tales como A-964324, AVI-101, Av N-211, mianserina (TOrVo L, BOLVIDON, nOrVAL), metiotepina (también conocido como metitepina), ritanserina, ALX-1161, ALX-1175, MS-245, LY-483518 (también conocido como SGS518; Lilly), MS-245, Ro 04 6790, Ro 43-68544, Ro 63-0563, Ro 65-7199, Ro 65-7674, SB-399885, SB-214111, SB-258510, SB-271046, SB-357134, SB-699929, SB-271046, SB-742457 (GlaxoSmithKline), Lu AE58054 (Lundbeck A/S) y PRX-07034 (Epix);
(xxxvii) inhibidores de la recaptación de serotonina (5-HT), tales como alaproclato, citalopram (CELEXA, CIPRAMIL), escitalopram (LEXAPRO, CIPRALEX), clomipramina (ANAFRANIL), duloxetina (CYMBALTA), femoxetina (MALEXiL), fenfluramina (PONDIMIN), norfenfluramina, fluoxetina (PROZAC), fluvoxamina (LUVOX), indalpina, milnacipran (IXEL), paroxetina (PAXIL, SEROXAT), sertralina (ZOLOFT, LUSTRAL), trazodona (DESYREL, MOLIPAXIN), venlafaxina (EFFEXOR), zimelidina (NORMUD, ZELMID), bicifadina, desvenlafaxina (PRISTIQ), brasofensina, vilazodona, cariprazina, neuralstem y tesofensina;
(xxxviii) factores tróficos, rales como el factor de crecimiento neural ( NGF), el factor de crecimiento de fibroblastos básico (bFGF; ERSOFERMIN), neurotrofina-3 (NT-3), cardiotrofina-1, factor neurotrófico derivado del cerebro (BDNF), neublastina, meteorina, y factor neurotrófico derivado de la glía (GDNF) y agentes que estimulan la producción de factores tróficos, tales como propentofilina, idebenona, PYM50028 (COGANE; Phytopharm) y AIT-082 (NEOTROFIN);
(xxxix) inhibidores del transportador 1 de glicina, tales como paliflutina, ORG-25935, JNJ-17305600 y ORG-26041;
(xl) moduladores del receptor de glutamato de tipo AMPA, tales como perampanel, mibampator, selurampanel, g Sk-729327, A/-{(3S,4S)-4-[4-(5-cianot¡ofen-2-¡l)fenox¡]tetrah¡dro-furan-3-¡l}propano-2-sulfonam¡da y similares. (xli) inhibidores de la Janus quinasa (JAK) tales como, pero sin limitación, tofacitinib, ruxolitinib, baricitinib, CYT387, GLPG0634, lestaurtinib, pacritinib y TG101348.
La presente invención comprende además kits que son adecuados para su uso para llevar a cabo los procedimientos de tratamiento descritos anteriormente. En una realización, el kit contiene una primera forma de dosificación que comprende uno o más de los compuestos de la presente invención y un envase para la dosificación, en cantidad suficiente para llevar a cabo los procedimientos desvelados.
En otra realización, el kit de la presente invención comprende uno o más compuestos de la invención.
Los compuestos de la invención, o sus sales farmacéuticamente aceptables, se pueden preparar mediante diversos procedimientos que son análogos a los conocidos en la técnica. El esquema de reacción descrito a continuación, junto con métodos sintéticos conocidos en la técnica de la química orgánica, o modificaciones y derivaciones que son conocidas por los expertos en la técnica, ilustran un procedimiento para preparar los compuestos. Otros, incluyendo modificaciones de los mismos, serán fácilmente evidentes para los expertos en la técnica.
Los materiales de partida usados en el presente documento están disponibles comercialmente o se pueden preparar mediante procedimientos de rutina conocidos en la técnica (tales como los procedimientos divulgados en textos de referencia estándar tales como el COMPENDIUM OF ORGANIC SYNTHETIC METHODS, Vol. I-XII (publicado por Wiley-Interscience)). Los métodos preferidos incluyen, aunque sin limitación, los descritos a continuación.
Durante cualquiera de las secuencias sintéticas, siguientes, puede ser necesario y/o deseable proteger grupos sensibles o reactivos en cualquiera de las moléculas involucradas. Esto se puede lograr por medio de grupos protectores convencionales, tales como los desvelados en T. W. Greene, "Protective Groups in Organic Chemistry", John Wiley & Sons, 1981; T. W. Greene y P. G. M. Wuts, "Protective Groups in Organic Chemistry", John Wiley & Sons, 1991; y en T. W. Greene y P. G. M. Wuts, "Protective Groups in Organic Chemistry", John Wiley & Sons, 1999; y en T. W. Greene y P. G. M. Wuts, "Protective Groups in Organic Chemistry", John Wiley & Sons, 2006.
Los compuestos de la presente invención o sus sales farmacéuticamente aceptables de dichos compuestos o tautómeros y radioisótopos, pueden prepararse de acuerdo con los esquemas de reacción tratados en el presente documento a continuación. A menos que se indique otra cosa, los sustituyentes en los esquemas se definen como anteriormente. El aislamiento y purificación de los productos se logra por procedimientos estándares, que se conocen por un químico con experiencia ordinaria.
Un experto en la técnica reconocerá que, en algunos casos, los compuestos en el Esquemas 1 se generarán como una mezcla de diastereómeros y / o enantiómeros; estos se pueden separar en diversas etapas de los esquemas de síntesis utilizando técnicas convencionales o una combinación de tales técnicas, tales como, pero sin limitación, cristalización, cromatografía en fase normal, cromatografía en fase inversa y cromatografía quiral, para proporcionar los enantiómeros individuales de la invención.
Un experto en la técnica entenderá que los diversos símbolos, superíndices y subíndices usados en el Esquema, procedimientos y ejemplos se usan por conveniencia de la representación y/o para reflejar el orden en el que se introducen en el esquema y no se pretende que necesariamente correspondan a los símbolos, superíndices o subíndices en las reivindicaciones adjuntas. Los esquemas son representativos de los procedimientos útiles en la síntesis de los compuestos de la presente invención. No limitarán el alcance de la presente invención de ninguna manera.
El Esquema 1 se refiere a la preparación sintética general de los compuestos representados por la Fórmula I. La preparación de los compuestos representados por la Fórmula A, donde R = alquilo inferior, se ha descrito previamente. Unos pocos ejemplos: Journal of Heterocyclic Chemistry 1968, 5(1), 35-39; II Farmaco - Ed. Sci. 1977, 36(6), 430-437; Journal of Heterocyclic Chemistry 2002, 39, 737-742. La instalación directa del sustituyente R1 para dar el compuesto de Fórmula B se puede lograr mediante reacciones de inserción C / H / arilación directa. Estas transformaciones pueden llevarse a cabo por tratamiento con un haluro de arilo apropiado, una fuente de metal (acetato de paladio (II), tetrakis (trifenilfosfina)paladio (O), tris(dibencilidenacetona)dipaladio (O); yoduro de cobre), un ligando (trifenilfosfina, bis(adamant-1-il) (butil)fosfina, 1,10-fenantrolina) y una base (carbonato de potasio, carbonato de cesio, ferc-butóxido de potasio) en un disolvente apropiado generalmente calentado a temperaturas superiores a 50 °C (RSC Advances 2012, 2(14), 5972-5975; Organic Letters 2012, 14(7), 1688-1691; solicitud internacional de PCT 2011075643). Durante esta etapa, los restos (R3)b y R1 deben estar representados por el mismo resto, según se desee en el producto final. Por ejemplo, en el compuesto del ejemplo 1, b es 0, y R1 es un resto de 4-clorofenilo. El intermedio de Fórmula B se puede convertir luego en compuestos de Fórmula I mediante tratamiento del éster con la amina apropiada usando calor y un ácido de Lewis, tales como metóxido de magnesio o cloruro de calcio, en un disolvente apropiado (véase Tetrahedron Letters 2010, 51, 3879-3882). Durante esta etapa, los restos R6 y R7 deben estar representados por el mismo resto, según se desee en el producto final. Por ejemplo, en el Ejemplo 4, R6 es ciclopropilo y R7 es hidrógeno. Como alternativa, la conversión del éster de Fórmula B en la amida de Fórmula I se puede realizar a través de un proceso de dos etapas en el que el éster se hidroliza primero en el ácido, a través de un tratamiento ácido o básico en agua y un co-disolvente; el ácido se convierte posteriormente en la amida por tratamiento con la amina apropiada en presencia de un reactivo de acoplamiento / deshidratación de amida, tal como 2,4,6-tripropil-1,3,5,2,4,6-trioxatrifosfinano 2,4, 6-trióxido (T3P), hexafluorofosfato de 0-(7-azabenzotriazol-1-il)-W,W,W,W-tetrametiluronio (HATU), 1,3-diciclohexilcarbodiimida (DCC), etc., a temperaturas que varían de -20 °C a 100 °C para producir compuestos de Fórmula I. Durante cualquiera de estas etapas, el resto R1 debe estar representado por el mismo resto que se desea en el producto final. Por ejemplo, en el Ejemplo 1, R1 debe estar representado por un resto 4-clorofenilo.
Como alternativa, la halogenación del compuesto de Fórmula A por tratamiento con un reactivo de halógeno electrofílico como N-yodosuccinimida (NIS), W-bromosuccinimida (NBS), monocloruro de yodo (ICI), yodo (I2), bromo (Br2), etc., en un disolvente inerte, opcionalmente catalizado con ácido, desde temperatura ambiente a 100 °C, da como resultado el compuesto de Fórmula C en el que X está representado por bromo o yodo. El compuesto de Fórmula C se puede convertir en un compuesto de Fórmula I de dos maneras. El primer método emplea una sustitución de la imidazopiridazina halogenada de fórmula C a través de una reacción de Suzuki-Miyaura (Chemical Society Reviews 2014, 43, 412-443; Accounts of Chemical Research 2013, 46, 2626-2634): tratamiento con un boronato de alquilo, arilo o heteroarilo en presencia de base, un catalizador de metal de transición [potencialmente acetato de paladio (II) o tris(dibencilidenacetona)dipaladio (0)], y un ligando quelante de metales (generalmente a base de fosfina), en un disolvente apropiado instala el resto R1 apropiado y produce la Fórmula B. El compuesto de Fórmula B se convierte luego en el compuesto de Fórmula I como se ha descrito anteriormente. En un segundo enfoque, el intermedio de Fórmula C puede convertirse en la amida D mediante tratamiento del éster con la amina apropiada usando calor y un ácido de Lewis, tal como metóxido de magnesio o cloruro de calcio. Como alternativa, la transformación del intermedio de Fórmula C en el compuesto de Fórmula D se puede llevar a cabo en un proceso de dos etapas en el que el éster se hidroliza a un ácido por tratamiento con agua básica o ácida en un co-disolvente adecuado. El ácido resultante se convierte luego en el compuesto de Fórmula D por tratamiento con la amina apropiada en presencia de un reactivo de acoplamiento / deshidratación de amida tal como 2,4,6-tripropil-1,3,5,2,4,6-trioxatrifosfinano 2,4,6-trióxido (T3P), hexafluorofosfato de 0-(7-azabenzotriazol-1-il)-W,W,W,W'-tetrametiluronio (HATU), 1,3-diciclohexilcarbodiimida (DCC), etc., a temperaturas que van desde -20 °C a 100 °C. El intermedio de Fórmula D puede luego transformarse en el compuesto de Fórmula I a través de una reacción de Suzuki-Miyaura (Chemical Society Reviews 2014, 43, 412-443; Accounts of Chemical Research 2013, 46, 2626-2634): tratamiento con un boronato de alquilo, arilo o heteroarilo en presencia de base, un catalizador de metal de transición [potencialmente acetato de paladio (II) o tris(dibencilidenacetona)dipaladio (0)], y un ligando quelante de metales (generalmente a base de fosfina), en un disolvente apropiado, instala el resto R1 requerido.
Esquema 1

A continuación se ilustra la síntesis de varios compuestos de la presente invención. Compuestos adicionales dentro del alcance de la presente invención se pueden preparar usando los procedimientos ilustrados en estos ejemplos, ya sea solos o en combinación con técnicas generalmente conocidas en la técnica.
Los experimentos se llevaron a cabo generalmente en una atmósfera inerte (nitrógeno o argón), en particular en los casos en que se emplearon reactivos o intermedios sensibles a oxígeno o a la humedad. Generalmente se usaron disolventes y reactivos comerciales sin purificación adicional. Se emplearon disolventes anhidros cuando fue adecuado, generalmente productos AcroSeal® de Acros Organics o productos DriSolv® de EMD Chemicals. En otros casos, los disolventes comerciales se pasaron a través de columnas compactadas con tamices moleculares de 4Á, hasta que se alcanzaron los siguientes estándares de control de calidad para el agua: a) <100 ppm para diclorometano, tolueno, W,W-dimetilformamida y tetrahidrofurano; b) <180 ppm para metanol, etanol, 1,4-dioxano y diisopropilamina. Para reacciones muy sensibles, los disolventes se trataron además con sodio metálico, hidruro de calcio o tamices moleculares, y se destilaron justo antes de su uso. De forma general, los productos se secaron al vacío antes de iniciar reacciones posteriores o enviarse para ensayos biológicos. Los datos de espectrometría de masas se informaron a partir de espectrometría de masas-cromatografía líquida (LCMS), ionización química a presión atmosférica (APCI) o espectrometría de masas-cromatografía de gases (GCMS). Los desplazamientos para resonancia magnética nuclear ( RMN ) se expresan en partes por millón (ppm, 5) referidos a los picos residuales de los disolventes deuterados empleados. En algunos ejemplos, se llevaron a cabo separaciones quirales para separar los enantiómeros de ciertos compuestos de la invención (en algunos ejemplos, los enantiómeros separados se designan como ENT-1 y ENT-2, según su orden de elución). En algunos ejemplos, la rotación óptica de un enantiómero se midió utilizando un polarímetro. De acuerdo con sus datos de rotación observados (o sus datos de rotación específicos), un enantiómero con una rotación en el sentido de las agujas del reloj se designó como el enantiómero (+) y un enantiómero con una rotación en el sentido contrario a las agujas del reloj se denominó enantiómero (-).
Las reacciones que procedían a través de compuestos intermedios detectables fueron seguidas generalmente por LCMS y se les permitió proceder a una conversión completa antes de la adición de reactivos posteriores. Para las síntesis que hagan referencia a los procedimientos de otros Ejemplos o Procedimientos, las condiciones de reacción (duración de la reacción y la temperatura) pueden variar. En general, a las reacciones le siguió cromatografía en capa fina o espectrometría de masas y se sometió a procesamiento cuando fue adecuado. Las purificaciones puede variar entre experimentos: en general, los disolventes y las relaciones de disolventes usados para los eluyentes / gradientes se eligieron de modo que proporcionaran los Rfs y los tiempos de retención adecuados.
Ejemplo 1
Azetidin-1-il[3-(4-dorofenil)imidazo[1,2-b]piridazin-2-il]metanona (1)
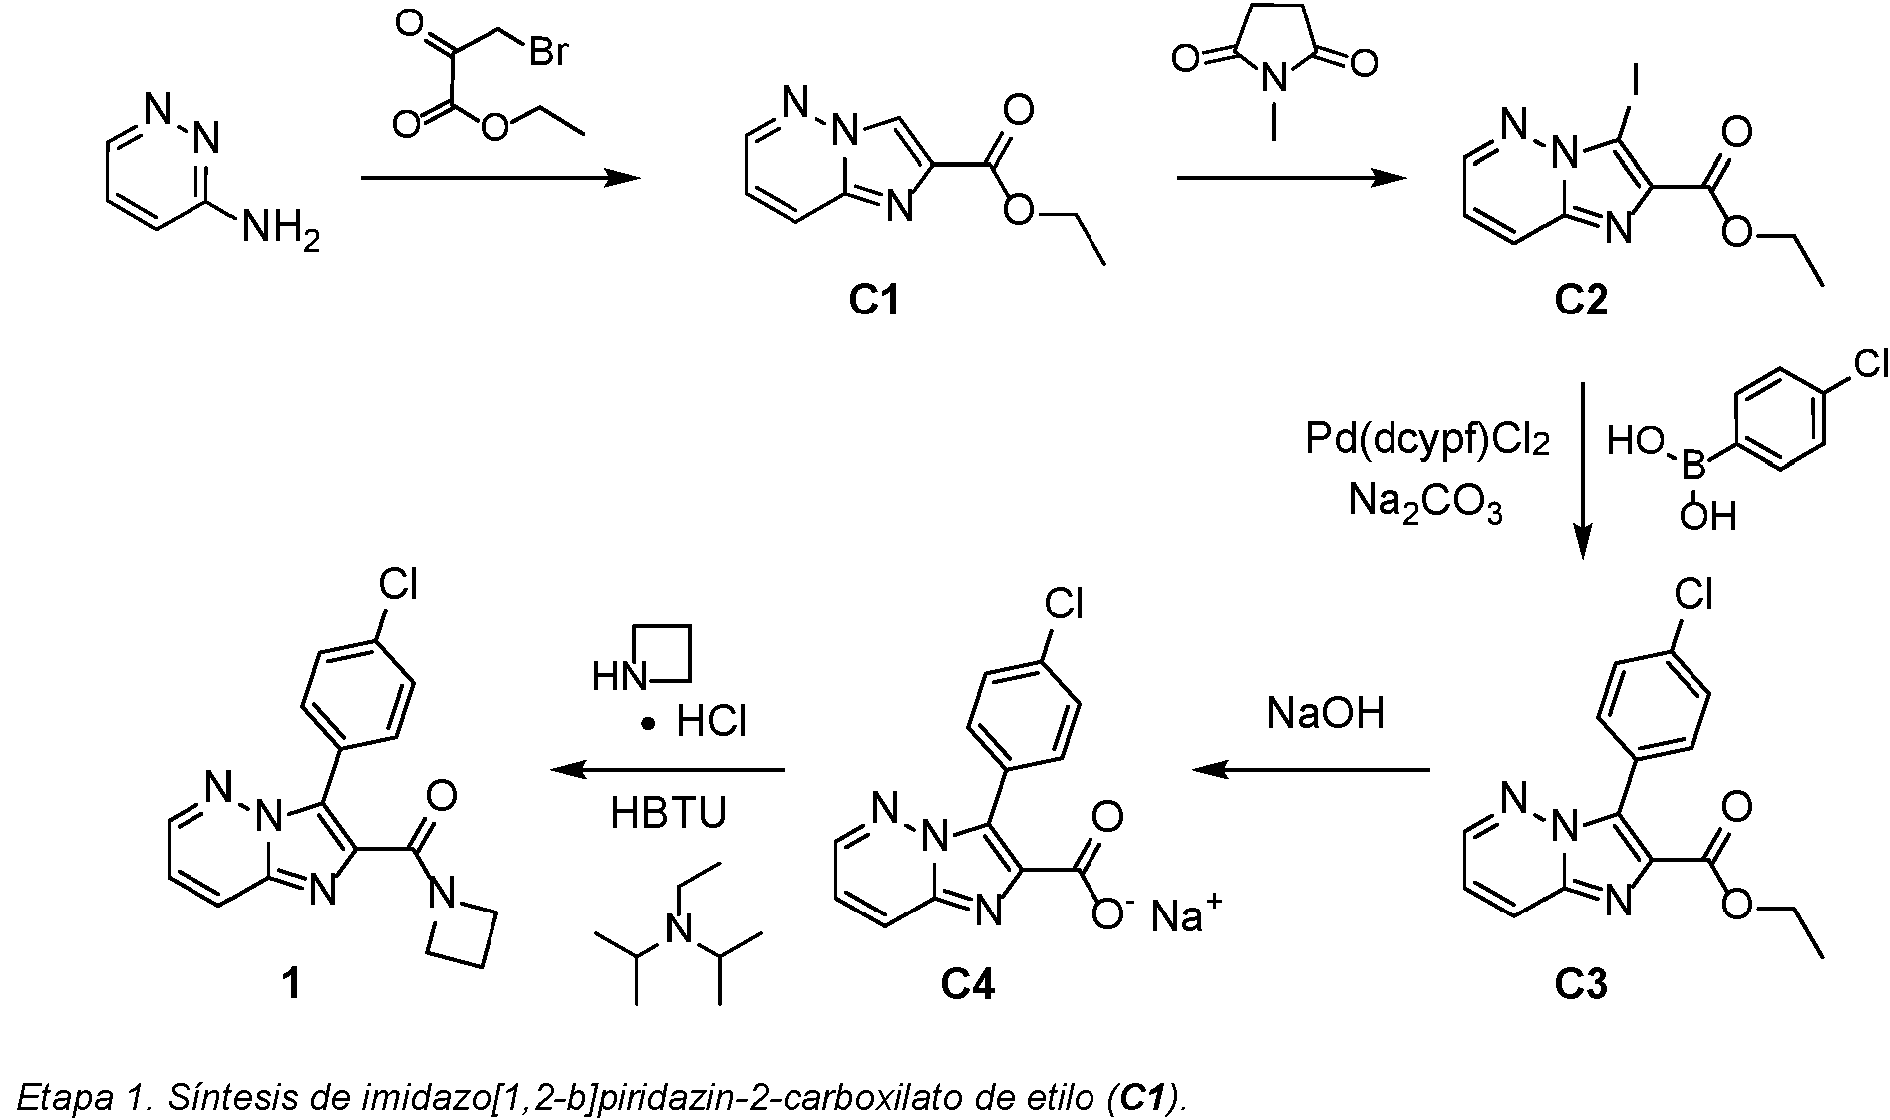
Una mezcla de piridazin-3-amina (20 g, 210 mmol) y 3-bromo-2-oxopropanoato de etilo (82 g, 420 mmol) en etanol (300 ml) se calentó a reflujo durante 16 horas. Después de la eliminación del disolvente mediante destilación, el residuo se disolvió en ácido clorhídrico 2M (100 ml) y se lavó con acetato de etilo. La capa acuosa se basificó a un pH de aproximadamente 8 mediante la adición de una solución acuosa de bicarbonato de sodio y luego se extrajo con cloroformo; esta capa orgánica se secó sobre sulfato de sodio, se filtró y se concentró al vacío. La cromatografía en gel de sílice (Eluyente: 20 % de acetato de etilo en éter de petróleo) proporcionó el producto como un sólido marrón. Rendimiento: 8,0 g, 42 mmol, 20%. LCMS m/z 192,0 [M+H]+. RMN 1H (400 MHz, CDCls) 88,53 (s, 1H), 8.39 (dd, J = 4,4, 1,6 Hz, 1H), 8,01-8,04 (m, 1H), 7,12 (dd, J = 9,3, 4,4 Hz, 1H), 4,48 (c, J = 7,1 Hz, 2H), 1,45 (t, J = 7,1 Hz, 3H).
Etapa 2. Síntesis de 3-yodoimidazo[1,2-b]piridazin-2-carboxilato de etilo ( C2 ).
Se añadió N- yodosuccinimida (24,6 g, 109 mmol) a una solución de C1 (19 g, 99 mmol) en acetonitrilo (250 ml) y la mezcla de reacción se agitó a temperatura ambiente durante 24 horas. Se introdujo W-yodosuccinimida adicional (1 equivalente después de cada 24 horas) y se continuó la agitación durante otras 48 horas (72 horas en total), hasta que se indicó el consumo completo del material de partida mediante análisis cromatográfico de capa fina. Después de la eliminación del disolvente al vacío, el residuo se recogió en diclorometano y se lavó con ácido clorhídrico 1 M y con agua. La capa orgánica se secó sobre sulfato sódico, se filtró y se concentró a presión reducida; la cromatografía en gel de sílice (Eluyente: 20 % de acetato de etilo en éter de petróleo) proporcionó el producto como un sólido blanquecino. Rendimiento: 14,5 g, 45,7 mmol, 46 %. LCMS m/z 318,0 [M+H]+. RMN 1H (300 MHz, DMSO-de) 88,74 (dd, J = 4,3, 1,3 Hz, 1H), 8,18 (dd, J = 9,2, 1,4 Hz, 1H), 7,41 (dd, J = 9,3, 4,4 Hz, 1H), 4,35 (c, J = 7,0 Hz, 2H), 1,36 (t, J = 7,1 Hz, 3H).
Etapa 3. Síntesis de 3-(4-clorofenil) imidazo[1,2-b]piridazin-2-carboxilato de etilo ( C3 ).
Se añadió una solución acuosa de carbonato de sodio (3 M, 8,4 ml, 25 mmol) a una mezcla de C2 (2,00 g, 6,31 mmol), Ácido (4-clorofenil)borónico (1,48 g, 9,46 mmol), y [1,1'-bis(diciclohexilfosfino)ferroceno] dicloropalladio (II) (382 mg, 0,505 mmol) en 1,4-dioxano (32 ml). La mezcla de reacción se calentó a 90 °C durante una noche, tras lo cual se repartió entre acetato de etilo (150 ml) y agua (50 ml). La capa acuosa se extrajo con acetato de etilo (3 x 150 ml) y las capas orgánicas combinadas se secaron sobre sulfato de magnesio, se filtraron y se concentraron al vacío. A la purificación con cromatografía sobre gel de sílice (gradiente: 0 % a 100 % de acetato de etilo en heptano) dió el producto. Rendimiento: 1,25 g, 4,14 mmol, 66 %. LCMS m/z 302,0,304,0 [M+H]+. RMN 1H (400 MHz, CDCla) 8 8.39 (dd, J = 4,3, 1,5 Hz, 1H), 8,09 (dd, J = 9,3, 1,5 Hz, 1H), 7,65 (d a, J = 8,5 Hz, 2H), 7,50 (d a, J = 8,5 Hz, 2H), 7,17 (dd, J = 9,3, 4,3 Hz, 1H), 4,42 (c, J = 7,1 Hz, 2H), 1,38 (t, J = 7,1 Hz, 3H).
Etapa 4. Síntesis de ácido 3-(4-clorofenil) imidazo[1,2-b]piridazin-2-carboxílico, sal de sodio ( C4 ).
Se añadió una solución de C3 (1,75 g, 5,80 mmol) en metanol (25 ml) y tetrahidrofurano (25 ml) a una solución acuosa de hidróxido de sodio (2 M, 25 ml) y la mezcla de reacción se agitó a temperatura ambiente durante 4 horas. El sólido resultante se recogió por filtración y se lavó con agua fría (2 x 25 ml) para proporcionar el producto como un sólido. Rendimiento: 1,50 g, 5,07 mmol, 87 %. LCMS m/z 274,0,276,0 [M+H]+.
Etapa 5. Síntesis de azetidin-1-il[3-(4-dorofenil)imidazo[1,2-b]piridazin-2-il]metanona ( 1 ).
El compuesto C4 (1,40 g, 4,74 mmol) se combinó con hexafluorofosfato de 0-(benzotriazol-1-il)-N,N,N,N'-tetrametiluronio (HBTU, 2,92 g, 7,70 mmol) y N,N-diisopropiletilamina (3,56 ml, 20,4 mmol) en N,N-dimetIlformamida (75 ml). Después de 2 minutos, se añadió clorhidrato de azetidina (957 mg, 10,2 mmol) y la mezcla de reacción se agitó a 50 °C durante una noche. Después de la eliminación del disolvente al vacío, el residuo se purificó mediante cromatografía sobre gel de sílice (gradiente: 0 % a 100 % de acetato de etilo en heptano) seguido de trituración con acetato de etilo (30 ml) a 50 °C; esta mezcla se enfrió a 0 °C y se filtró. El sólido recogido se lavó con éter dietílico (50 ml) y con acetato de etilo frío (15 ml). La recristalización posterior en acetato de etilo proporcionó el producto como un sólido blanquecino. Rendimiento: 980 mg, 3,13 mmol, 66%. LCMS m/z 313,2,315,2 [M+H]+. RMN 1H (400 MHz, CDCla) 88,41 (dd, J = 4,4, 1,6 Hz, 1H), 8,10 (d a, J = 9,2 Hz, 1H), 7,75 (d a, J = 8,6 Hz, 2H), 7,48 (d a, J = 8,6 Hz, 2H), 7,19 (dd, J = 9,2, 4,3 Hz, 1H), 4,46-4,57 (m, 2H), 4,17-4,28 (m, 2H), 2,28-2,39 (m, 2H).
Ejemplo 2
3-(4-clorofenil)-N-ciclopropilimidazo[1,2-b]piridazin-2-carboxamida (2)

Se añadió hexafluorofosfato de 0-Benzotriazol-1-yl-N,N,N',N-tetrametiluronio (97%, 3,21 g, 8,21 mmol) a una mezcla del ácido carboxílico de C4 (preparado del mismo modo que C4, pero en este caso se acidificó con ácido clorhídrico, para proporcionar el ácido carboxílico en lugar de la sal sódica) (1,50 g, 5,48 mmol) y N,N-diisopropiletilamina (2,86 ml, 16,4 mmol) en tetrahidrofurano (100 ml) y la mezcla de reacción se agitó a temperatura ambiente durante 2 minutos. Se introdujo ciclopropilamina (0,77 ml, 11 mmol) y se continuó la agitación a temperatura ambiente durante la noche. La mezcla de reacción se concentró al vacío y el residuo se purificó usando cromatografía en gel de sílice (gradiente: del 0 % al 100 % de acetato de etilo en heptano). El sólido resultante se trituró con una mezcla 10:1 de éter dietílico y diclorometano, y posteriormente se purificó una vez más mediante cromatografía en gel de sílice (Gradiente: 0 % a 100 % de acetato de etilo en heptano) para proporcionar el producto en forma de un sólido. Rendimiento: 1,39 g, 4,44 mmol, 81 %. LCMS m/z 313,3,315,2 [M+H]+. RMN 1H (400 MHz, CD3OD) 88,46 (dd, J=4,3, 1,6 Hz, 1H), 8,06 (dd, J = 9,3, 1,7 Hz, 1H), 7,71 (d a, J = 8,7 Hz, 2H), 7,48 (d a, J = 8,6 Hz, 2H), 7,31 (dd, J = 9,3, 4,4 Hz, 1H), 2,79-2,86 (m, 1H), 0,78-0,84 (m, 2H), 0,62-0,68 (m, 2H).
Ejemplo 3
Azetidin-1-il[3-(3,5-difluoro-4-metoxifenil)imidazo[1,2-b]pirídazin-2-il]metanona

Una mezcla de C1 (500 mg, 2,6 mmol), 5-bromo-1,3-difluoro-2-metoxibenceno (864 mg, 3,87 mmol), y carbonato potásico (866 mg, 6,27 mmol) en W,W-dimetilformamida (10 ml) se desgasificó con nitrógeno varias veces. Se añadieron acetato de paladio (II) (50 mg, 0,22 mmol) y tetrakis(trifenilfosfina)paladio (0) (30 mg, 26 |jmol) y se agitó la mezcla de reacción a 110 °C durante una noche. Después de la adición de agua (50 ml), la mezcla se extrajo con acetato de etilo (3 x 30 ml); las capas orgánicas combinadas se concentraron al vacío y se purificaron por cromatografía sobre gel de sílice para proporcionar el producto como un sólido amarillo. Rendimiento: 500 mg, 1,5 mmol, 58 %. LCMS m/z 334,0 [M+H]+.
Etapa 2. Síntesis de ácido 3-(3,5- difluoro-4-metoxifenil) imidazo[1,2-b]piridazin-2-carboxílico ( C6 ).
A una solución de C5 (500 mg, 1,5 mmol) en etanol (30 ml) se le añadió una solución hidróxido de litio (2 equivalentes) en agua (10 ml) y la mezcla de reacción se agitó a temperatura ambiente durante 4 horas, después de lo cual, se concentró al vacío. El residuo se diluyó con agua y se acidificó a un pH de 4 con ácido clorhídrico. Después de extraer la mezcla con diclorometano (3 x 30 ml), las capas orgánicas combinadas se concentraron a presión reducida para proporcionar el producto en forma de un sólido amarillo, que se utilizó en la siguiente etapa sin purificación adicional. Rendimiento: 500 mg, cuantitativo. LCMS m/z 305,9 [M+H]+.
Etapa 3. Síntesis de azetidin-1-il[3-(3,5-difluoro-4-metoxifenil)imidazo[1,2-b]piridazin-2-il]metanona ( 3 ).
Una mezcla de C6 (100 mg, 0,328 mmol), clorhidrato de azetidina (45 mg, 0,48 mmol), hexafluorofosfato de O-(7-azabenzotriazol-1-il) -N,N,N',N'-tetrametiluronio (HATU, 186 mg, 0,489 mmol), W,A/-diisopropiletilamina (126 mg, 0,975 mmol) y W,W-dimetilformamida (10 ml) se agitó a temperatura ambiente durante la noche. La mezcla de reacción se diluyó después con agua y se extrajo con acetato de etilo (3 x 10 ml). Las capas orgánicas combinadas se concentraron al vacío y se purificaron por HPLC de fase inversa (Columna: Phenomenex Synergi-C18, 4 jm; Fase móvil A: ácido fórmico al 0,225 % en agua; Fase móvil B: acetonitrilo; Gradiente: 33 % a 53 % de B) para proporcionar el producto en forma de un sólido de color amarillo. Rendimiento: 35,7 mg, 0,104 mmol, 32 %. LCMS m/z 344,9 [M+H]+. RMN 1H (400 MHz, DMSO-de) 88,63 (dd, J = 4,4, 1,6 Hz, 1H), 8,24 (dd, J = 9,3, 1,6 Hz, 1H), 7,56 (d a, J = 9,9 Hz, 2H), 7,39 (dd, J = 9,4, 4,4 Hz, 1H), 4,46-4,53 (m, 2H), 4,01-4,07 (m, 2H), 4,01 (s a, 3H), 2,22-2,32 (m, 2H).
Ejemplo 4
N-ddopropil-3-(2-metoxipirímidin-5-il)imidazo[1,2-b]piridazin-2-carboxamida ( 4 )

Una mezcla de C2 (1,8 g, 5,7 mmol), ácido (2-metoxipirimidin-5-il)borónico (1,3 g, 8,4 mmol), carbonato de sodio (1,8 g, 17 mmol) y 1,4-dioxano (30 ml) se desgasificó varias veces con nitrógeno. Se añadió [1,1'-bis(difenilfosfino)ferroceno]dicloropalladio (II) (30 mg, 40 |jmol) y la mezcla de reacción se agitó a 110 °C durante la noche. A continuación se diluyó con agua y se extrajo con acetato de etilo (4 x 100 ml); las capas orgánicas combinadas se lavaron con una solución de cloruro sódico acuoso saturado, se secaron sobre sulfato sódico, se filtraron y se concentraron a presión reducida. La purificación por cromatografía en gel de sílice proporcionó el producto como un sólido amarillo. Rendimiento: 800 mg, 2,7 mmol, 47 %. LCMS m/z 299,7 [M+H]+.
Etapa 2. Síntesis de N-ciclopropil-3-(2-metoxipirimidin-5-il)imidazo[1,2-b]piridazin-2-carboxamida ( 4 ).
Se añadió ciclopropilamina (5 ml, 70 mmol) a una mezcla de C7 (800 mg, 2,7 mmol) y cloruro de calcio (200 mg, 1.8 mmol) en metanol (200 ml). La mezcla de reacción se agitó a 50 °C durante 5 horas, tras lo cual se diluyó con agua y se extrajo con acetato de etilo (2 x 100 ml). Las capas orgánicas combinadas se lavaron con una solución de cloruro sódico acuoso saturado, se secaron sobre sulfato sódico, se filtraron y se concentraron al vacío. La purificación mediante HPLC de fase inversa (columna: Agella Venusil ASB C18, 5 jm; Fase móvil A: ácido fórmico al 0,225 % en agua; Fase móvil B: acetonitrilo; Gradiente: 29 % a 49 % de B) proporcionó el producto en forma de un sólido de color blanco. Rendimiento: 430,3 mg, 1,39 mmol, 51 %. LCMS m/z 311,0 [M+H]+. RMN 1H (400 MHz, CDCla) 89,01 (s, 2H), 8,40 (dd, J = 4,4, 1,6 Hz, 1H), 7,97 (dd, J = 9,2, 1,7 Hz, 1H), 7,60 (s a, 1H), 7,20 (dd, J = 9,3, 4,3 Hz, 1H), 4,10 (s, 3H), 2,88-2,95 (m, 1H), 0,84-0,91 (m, 2H), 0,66-0,72 (m, 2H).
Ejemplo 5
3-(6-danopiridin-3-il)-N-ddopropilimidazo[1,2-b]piridazin-2-carboxamida ( 5 )

Se añadió N-Bromosuccinimida (25,6 g, 144 mmol) a una solución a 0 °C de C1 (25,0 g, 131 mmol) en diclorometano (250 ml). La mezcla de reacción se dejó calentar gradualmente a temperatura ambiente y se agitó
durante una noche, tras lo cual, la reacción se interrumpió con una solución al 10 % de bisulfito sódico acuoso. La mezcla resultante se diluyó con diclorometano adicional y se lavó secuencialmente con solución acuosa saturada de bicarbonato sódico y agua. La capa orgánica se secó sobre sulfato de magnesio, se filtró y se concentró al vacío. La trituración con éter de terc-butilmetilo proporcionó el producto en forma de un sólido rosado-malva (25,4 g). A la concentración del filtrado a presión reducida le siguió trituración con éter de terc-butilmetilo y hexanos para dar un segundo lote de producto (6,46 g). Rendimiento combinado: 31,9 g, 118 mmol, 90 %. LCMS m/z 270,0,272,0 [M+H]+. RMN 1H (400 MHz, CDCls) 88,55 (dd, J = 4,4, 1,6 Hz, 1H), 8,05 (dd, J = 9,3, 1,6 Hz, 1H), 7,22 (dd, J = 9,3, 4,4 Hz, 1H), 4,53 (c, J = 7,1 Hz, 2H), 1,49 (t, J = 7,1 Hz, 3H).
Etapa 2. Síntesis de 3- bromo—N-cidopropilimidazo[1,2-b]piridazin-2-carboxamida ( C9 ).
Una mezcla de C8 (27,0 g, 100 mmol), ciclopropilamina (25,0 ml, 349 mmol) y cloruro cálcico (12,2 g, 110 mmol) en metanol (250 ml) se calentó a 50 °C durante 3 días, después de lo cual se enfrió a temperatura ambiente y se concentró al vacío. El residuo se repartió entre diclorometano y agua, y la capa orgánica se concentró a presión reducida. La trituración del residuo con éter dietílico y agua produjo el producto en forma de un sólido rosa. Rendimiento: 24,4 g, 86,8 mmol, 87 %. LCMS m/z 281,0,283,0 [M+H]+. RMN 1H (400 MHz, CDCla) 88,52 (dd, J = 4,4, 1,6 Hz, 1H), 7,90 (dd, J = 9,3, 1,6 Hz, 1H), 7,46 (s a, 1H), 7,20 (dd, J = 9,2, 4,4 Hz, 1H), 2,91-2,98 (m, 1H), 0,86 0,92 (m, 2H), 0,67-0,72 (m, 2H).
Etapa 3. Síntesis de 3-(6-danopiridin-3-il)-N-ddopropilimidazo[1,2-b]piridazin-2-carboxamida ( 5 ).
A una solución desgasificada de C9 (300 mg, 1,07 mmol) en 2-metiltetrahidrofurano (7 ml) y agua (2 ml), se le añadió fosfato potásico( 80 %, 849 mg, 3,20 mmol). La mezcla se calentó a 80 °C y después se trató con [1,1'-bis(difenilfosfino)ferroceno]dicloropaladio (II), complejo de diclorometano (97 %, 53,9 mg, 64,0 jmol). Después de 2 minutos, Se añadió 5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il) piridina-2-carbonitrilo (319 mg, 1,39 mmol) y la mezcla de reacción se mantuvo a 80 °C durante la noche. Luego se dejó enfriar a temperatura ambiente y se filtró a través de tierra de diatomeas; la almohadilla de filtro se aclaró con acetato de etilo y los filtrados combinados se lavaron con agua. Una vez concentrada la capa orgánica al vacío, el residuo se purificó mediante cromatografía sobre gel de sílice (Gradiente: de 50 a 100% de acetato de etilo en heptano) para dar un sólido de color blanco (196 mg). La recristalización en metanol proporcionó el producto en forma de agujas incoloras. Rendimiento: 135 mg, 0,444 mmol, 41 %. LCMS m/z 305,1 [M+H]+. RMN 1H (400 MHz, CDCls) 89,18 (d, J -1,5 Hz, 1H), 8,41-8,46 (m, 2H), 8,01 (dd, J = 9,2, 1,4 Hz, 1H), 7,82 (d, J = 8,0 Hz, 1H), 7,66 (s a, 1H), 7,26 (dd, J = 9,2, 4,4 Hz, 1H), 2,86 2,94 (m, 1H), 0,85-0,92 (m, 2H), 0,66-0,72 (m, 2H).
Ejemplo 6
N-ddopropil-3-([1,2,4]triazolo]1,5-a]piridin-6-il)imidazo[1,2-b]piridazin-2-carboxamida ( 6 )

El Compuesto C9 (1,90 g, 6,76 mmol) se combinó con 6-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il) [1,2,4] triazolo[1,5-a]piridina (1,82 g, 7,43 mmol), [1,1'-bis(diciclohexilfosfino)ferroceno]dicloropalladio (II) (51,4 mg, 68,0 |jmol) y 1,4-dioxano (34 ml). La solución acuosa de carbonato de sodio (3 M, 9,0 ml, 27 mmol) se añadió y la mezcla de reacción se purgó con nitrógeno durante 15 minutos, después se calentó a 100 °C durante 20 horas. La mezcla de reacción se enfrió hasta la temperatura ambiente y el sobrenadante se filtró inmediatamente a través de un lecho de tierras de diatomeas, aclarando con 10 % de metanol en acetato de etilo. Los sólidos restantes se repartieron entre una solución acuosa semisaturada de cloruro de sodio (25 ml) y metanol al 10 % en acetato de etilo mediante agitación durante 5 minutos; esta mezcla también se filtró a través de tierra de diatomeas. Los filtrados combinados se diluyeron con una solución acuosa saturada de cloruro de sodio (25 ml) y metanol al 10 % adicional en acetato de etilo. La capa acuosa se extrajo tres veces con metanol al 10 % en acetato de etilo y las capas orgánicas combinadas se lavaron con solución de cloruro sódico saturado y se secaron sobre sulfato sódico, se filtraron y se concentraron al vacío. El residuo se adsorbió en tierra de diatomeas (4 veces el peso del producto bruto) utilizando diclorometano y metanol, y se sometió a cromatografía en gel de sílice (Gradiente: 0 % a 20 % de metanol en acetato de etilo). El material resultante (1,83 g) se mezcló con metanol (20 ml) y se calentó a 72 °C durante 20 minutos; después del enfriamiento, la mezcla se filtró y se lavó con metanol para proporcionar el producto en forma de un sólido blanquecino. Se encontró que este material era cristalino mediante difracción de rayos X en polvo.
Rendimiento: 1,66 g, 5,20 mmol, 77 %. LCMS m/z 320,2 [M+H]+. RMN 1H (400 MHz, DMSO-de) 59,35 (dd, J = 1,4, 1,3 Hz, 1H), 8,64 (dd, J = 4,4, 1,6 Hz, 1H), 8,61 (d a, J = 5 Hz, 1H), 8,60 (s, 1H), 8,24 (dd, J = 9,3, 1,6 Hz, 1H), 7,93 7,99 (m, 2H), 7,44 (dd, J = 9,3, 4,4 Hz, 1H), 2,82-2,90 (m, 1H), 0,64-0,70 (m, 4H).
Ejemplo 7
3-(4-doro-3-fluorofenil)-N-(1-metil-1H-pirazol-4-il)imidazo[1,2-b]piridazin-2-carboxamida ( 7 )

La solución acuosa de carbonato de sodio (3 M, 8,8 ml, 26 mmol) se añadió a una mezcla de C2 (2,10 g, 6,62 mmol), ácido (4-cloro-3-fluorofenil)borónico (1,73 g, 9,92 mmol) y [1,1'-bis(diciclohexilfosfino)ferroceno] dicloropaldio (II) (401 mg, 0,530 mmol) en 1,4-dioxano ( 34 ml) y la mezcla de reacción se calentó a 85 °C durante la noche. A continuación se diluyó con agua (75 ml) y se extrajo con acetato de etilo (4 x 250 ml). La combinación de capas orgánicas se secó con sulfato de sodio, se filtró y se concentró al vacío; la purificación por cromatografía en gel de sílice (Gradiente: 5% a 100% de acetato de etilo en heptano) dio el producto. Rendimiento: 1,50 g, 4,69 mmol, 71 %. LCMS m/z 320,0,322,0 [M+H]+. RMN 1H (400 MHz, CDCla) 58,43 (d A, J = 4,3 Hz, 1H), 8,11 (d a, J = 9,3 Hz, 1H), 7,52-7,58 (m, 2H), 7,46-7,50 (m, 1H), 7,22 (dd, J = 9,3, 4,4 Hz, 1H), 4,44 (c, J = 7,1 Hz, 2H), 1,39 (t, J = 7,1 Hz, 3H).
Etapa 2. Síntesis de ácido 3-(4- cloro 3-fluorofenil) imidazo[1,2-b]piridazin-2-carboxílico, sal de litio ( C11 ).
Una mezcla de C10 (700 mg, 2,2 mmol) e hidróxido de litio monohidrato (200 mg, 4,8 mmol) en metanol (100 ml) y agua (30 ml) se agitó a temperatura ambiente durante 16 horas. La mezcla de reacción se concentró para eliminar el metanol y el residuo se lavó con acetato de etilo. La recogida del sólido resultante mediante filtración proporcionó el producto como un sólido amarillo. Rendimiento: 700 mg, cuantitativo. RMN 1H (400 MHz, DMSO-d6) 58,56 (d A, J = 4 Hz, 1H), 8,13 (d a, J = 9 Hz, 1H), 7,97 (d, J = 11 Hz, 1H), 7,79 (d, J = 8 Hz, 1H), 7,65 (dd, J = 8,5, 8 Hz, 1H), 7,32 (dd, J = 9,3, 4,3 Hz, 1H).
Etapa 3. Síntesis de 3-(4-cloro-3-fluorofenil)-N-(1-metil-1H-pirazol-4-il)imidazo[1,2-b]piridazin-2-carboxamida ( 7 ). Una mezcla de C11 (200 mg, 0,67 mmol), hexafluorofosfato de O-(7-azabenzotriazol-1-il) -N,N,N',N'-tetrametiluronio (500 mg, 1,3 mmol) en N,N- dimetilformamida (5 ml) y N,N- diisopropiletilamina (2 ml) se agitó a temperatura ambiente durante 20 minutos. Se añadió 1-metil-1H-pirazol-4-amina (200 mg, 2,1 mmol) y la mezcla de reacción se agitó a 35 °C durante 2 horas, tras lo cual se diluyó con agua y se filtró. El sólido recogido se lavó con acetato de etilo y metanol para proporcionar el producto como un sólido rosa. Rendimiento: 130 mg, 0,351 mmol, 52 %. LCMS m/z 393,0 [M+Na+]. RMN 1H (400 MHz, DMSO-d6) 510,76 (s, 1H), 8,64 (d a, J = 4,4 Hz, 1H), 8,26 (d a, J = 9,4 Hz, 1H), 8,04 (s, 1H), 7,82 (d a, J = 10,7 Hz, 1H), 7,73 (dd, J = 8,3, 8,0 Hz, 1H), 7,66 (s, 1H), 7,61 (d a, J = 8,4 Hz, 1H), 7,44 (dd, J = 9,3, 4,3 Hz, 1H), 3,79 (s, 3H).
Ejemplo 8
Azetidin-1-il[3-(pirazolo[1,5-a] piridin-6-il)imidazo[1,2-b]piridazin-2-il]metanona( 8 )

Etapa 1. Síntesis de 6-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)pirazolo[1,5-a]piridina ( C12 ).
Una mezcla de 6-bromopirazolo[1,5-a]piridin (1,5 g, 7,6 mmol), 4,4,4',4',5,5,5',5'-octametil-2,2'-bi(-1,3,2-dioxaborolano) (2,03 g, 7,99 mmol), [1,1'-bis (difenilfosfino)ferroceno]dicloropalladio (II) (0,27 g, 0,37 mmol) y acetato de potasio (2,2 g, 22 mmol) en 1,4-dioxano (25 ml) se desgasificó durante 10 minutos y luego se calentó a 100 °C durante la noche. Después de la eliminación del disolvente al vacío, el residuo se diluyó con diclorometano, se mezcló con tierra de diatomeas (~ 5 g) y se concentró a presión reducida. La cromatografía en gel de sílice (gradiente: 0 % a 50 % de acetato de etilo en heptano) dio el producto en forma de un líquido de color verde. Rendimiento: 1,35 g, 5,53 mmol, 73 %. GCMS m/z 244 [M+]. RMN 1H (400 MHz, CDCls) 88,86-8,87 (m, 1H), 7,99 (d, J = 2,2 Hz, 1H), 7,50 (dd, J = 8,8, 1,1 Hz, 1H), 7,37 (dd, J = 8,8, 1,1 Hz, 1H), 6,49 (dd, J = 2,2, 0,9 Hz, 1H), 1,37 (s, 12H).
Etapa 2. Síntesis de azetidin-1-il(3-bromoimidazo[1,2-b]piridazin-2-il]metanona ( C13 ).
Una mezcla de clorhidrato de azetidina (1,73 g, 18,5 mmol) y trietilamina (2,57 ml, 18,5 mmol) en metanol anhidro (18 ml) se agitó a temperatura ambiente 10 minutos. Se añadieron el compuesto C8 (500 mg, 1,85 mmol) y cloruro de calcio (206 mg, 1.86 mmol), el recipiente de reacción se tapó bien y la mezcla de reacción se calentó a 50 °C durante la noche. Después de la eliminación del disolvente al vacío, el residuo se repartió entre agua (25 ml) y diclorometano (100 ml). La capa orgánica se secó sobre sulfato de magnesio, se filtró y se concentró a presión reducida; cromatografía en gel de sílice (Eluyente: acetato de etilo) dio el producto en forma de un sólido de color amarillo claro. Rendimiento: 357 mg, 1,27 mmol, 69 %. LCMS m/z 281,0,283,0 [M+H]+. RMN 1H (400 MHz, CDCla) 8 8,45 (dd, J = 4,4, 1,6 Hz, 1H), 7,87 (dd, J = 9,2, 1,6 Hz, 1H), 7,12 (dd, J = 9,2, 4,4 Hz, 1H), 4,59-4,65 (m, 2H), 4,17 4,24 (m, 2H), 2,27-2,37 (m, 2H).
Etapa 3. Síntesis de azetidin-1 -il[3-(pirazolo[1,5-a] piridin-6-il)imidazo[1,2-b]piridazin-2-il]metanona( 8 ).
Un matraz que contenía una solución de C13 (1,06 g, 3,77 mmol) en tolueno (60 ml) se evacuó a alto vacío y luego se llenó con nitrógeno. La repetición de la evacuación / llenado de nitrógeno después de cada adición, se añadió C12 (2,84 g, 11,6 mmol), seguido de una solución de fluoruro de cesio (2,87 g, 18,9 mmol) en agua (18 ml) y una solución de bis [di-terc-butil(4-dimetilaminofenil)fosfina]dicloropalladio (II) (335 mg, 0,473 mmol) en 1,2-dicloroetano (9 ml). La mezcla de reacción se calentó a 100 °C durante 23 horas, después de lo cual se enfrió a temperatura ambiente, se concentró al vacío y se sometió a cromatografía en gel de sílice (eluyentes: acetato de etilo, después 5 % de metanol en diclorometano). Este material se combinó con el producto de una reacción similar llevada a cabo en C13 (200 mg, 0,71 mmol) y se purificó mediante cromatografía de fluidos supercríticos (Columna: Princeton
Methanesulfonamide, 5 |jm; Fase móvil: 4:1 dióxido de carbono / metanol).
El material resultante se recristalizó en etanol para proporcionar el producto en forma de un sólido de color blanco. Se encontró que este material era cristalino mediante difracción de rayos X en polvo. Rendimiento: 540 mg, 1,7 mmol, 38%. LCMS m/z 319,1 [M+H]+. RMN de 1H (400 MHz, CDCla) 89,07 (s a, 1H), 8,40 (dd, J = 4,3, 1,6 Hz, 1H), 8,01 (d, J = 2,2 Hz, 1H), 8,01 (dd, J = 9,3, 1,7 Hz, 1H), 7,63 (d, mitad del cuarteto AB, J =9,3 Hz, 1H), 7,54 (dd, la mitad del patrón de ABX, J = 9,2, 1,4 Hz, 1H), 7,16 (dd, J = 9,3, 4,4 Hz, 1H), 6,56 (d, J = 2,2 Hz, 1H), 4,59-4,65 (m, 2H), 4,20-4,27 (m, 2H), 2,31-2,40 (m, 2H).
Ejemplo 9
3-(4-doro-2,5-difluorofenil)-N-ddopropilimidazo[1, 1,2-b]piridazin-2-carboxamida ( 9 )

Se añadió fosfato de potasio (80 %, 1,42 g, 5,35 mmol) a una solución desgasificada de C9 (500 mg, 1,78 mmol) en 2-metiltetrahidrofurano (20 ml) y agua (5 ml) y la mezcla se calentó a 80 °C. Se introdujo [1,1'-Bis(difenilfosfino)ferroceno]dicloropaladio(II), complejo de diclorometano (97%, 90,1 mg, 0,107 mmol) y, tras 2 minutos, se añadió 2-(4-cloro-2,5-difluorofenil)-4,4,5,5-tetrametil-1,3,2-dioxaborolano (635 mg, 2,31 mmol). La mezcla de reacción se mantuvo a 80 °C durante una noche, tras lo cual se enfrió hasta la temperatura ambiente y se filtró a través de tierras diatomeas. La almohadilla de filtro se aclaró con acetato de etilo y los filtrados combinados se lavaron con agua; la capa orgánica se concentró al vacío y se purificó mediante cromatografía en gel de sílice (gradiente: del 50 % al 100 % de acetato de etilo en heptano). La recristalización en metanol proporcionó el producto como un sólido blanquecino. Rendimiento: 217 mg, 0,622 mmol, 35%. LCMS m/z 349,1,351,1 [M+H]+. RMN 1H (400 MHz, CDCla) 88,40 (dd, J = 4,4, 1,7 Hz, 1H), 7,98 (dd, J = 9,3, 1,6 Hz, 1H), 7,53 (s a, 1H), 7,50 (dd, J = 8,9, 5,9 Hz, 1H), 7,31 (dd, J = 8,6, 6,1 Hz, 1H), 7,21 (dd, J = 9,3, 4,4 Hz, 1H), 2,86-2,93 (m, 1H), 0,84-0,89 (m, 2H), 0,66 0,71 (m, 2H).
Usando la metodología descrita anteriormente para los Ejemplos 1-9, Se sintetizaron los Ejemplos 10-25. Consulte la Tabla 1 para los métodos específicos empleados, así como los datos de caracterización de estos ejemplos.
T l 1

(continuación)

(continuación)

(continuación)

(continuación)

Tabla 2
Los Ejemplos 26-104 se prepararon usando métodos análogos a los empleados para los Ejemplos 1 a 25, o por medio de una metodología conocida por los expertos en la técnica.

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)
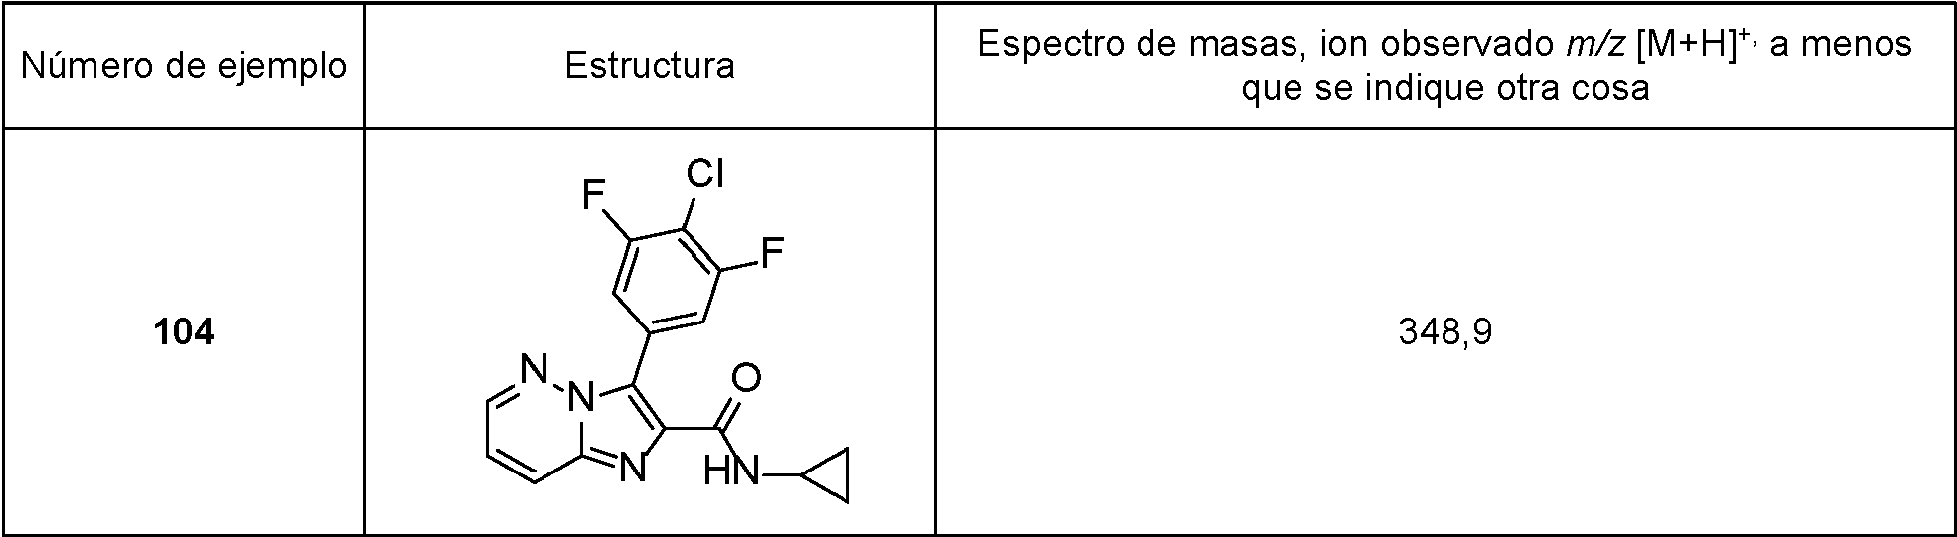
Los prefijos PDE4A, PDE4B, La afinidad de unión por PDE4B y PDE4D para los compuestos de la presente invención se determinó utilizando el(los) siguiente(s) ensayo(s) biológico(s):
Ensayos biológicos
Una secuencia de codificación de PDE4D3 humana (aminoácidos 2 a 825 de la secuenca con número de acceso NP_001104779) se clonó en el vector de expresión de baculovirus pFastBac (Invitrogen) modificado para incluir un marcador de afinidad His6 en C-terminal y un marcador de afinidad FLAG en C-terminal para ayudar en la purificación. El bácmido recombinante se aisló y se usó para transfectar las células de insecto para generar la reserva viral. Para generar pasta celular para purificación, se infectaron las células de insecto con la reserva de virus y las células se recogieron 72 horas después de la infección. La pasta de células de insecto se lisó y, después de la centrifugación, el sobrenadante se unió por lotes a Ni-NTA agarosa (GE Healthcare) y se eluyó con imidazol 250 mM. Este eluato se diluyó con tampón FLAG (Tris HCl 50 mM, pH 7,5, NaCl 100 mM, glicerol al 5 %, TCEP 1 mM con inhibidores de la proteasa) y se unieron por lotes a la agarosa anti-FLAG M2 (Sigma) durante la noche a 4 °C. La agarosa se empaquetó en una columna, se lavó con tampón y se eluyó con tampón que contenía eluido usando 250 |jg / ml de péptido Flag. Las fracciones se analizaron utilizando tinción con azul de Coomassie SDS-PAGE y se agruparon en función de la pureza. Las fracciones agrupadas se cromatografiaron en una columna de 120 ml S200 (GE Healthcare) en Tris HCl 50 mM pH 7,5, NaCl 150 mM, glicerol al 10 %, TCEP 2 mM con inhibidores de proteasa. Las fracciones de PDE4A3 se analizaron mediante SDS-PAGE tinción de azul de Coomassie, se combinaron según la pureza, se dializaron contra Tris HCL 50 mM a pH 7,5, NaCl 100 mM, glicerol al 20 %, TCEP 2 mM, se congelaron y se almacenaron a -80 °C.
La secuencia de codificación de PDE4B1 humana (aminoácidos 122 to 736 de la secuencia con el número con acceso Q07343) con las mutaciones resultantes en las sustituciones de aminoácidos S134E, S654A, S659A, y S661A se clonó en el vector de expresión baculovirus pFastBac (Invitrogen) modificado para que incluya un marcador de afinidad His6 N-terminal para ayudar a la purificación, seguido de un sitio de escisión de trombina. El bácmido recombinante se aisló y se usó para transfectar las células de insecto para generar la reserva viral. Para generar pasta celular para purificación, se infectaron las células de insecto con la reserva de virus y las células se recigieron 72 horas después de la infección, como se describe en Seeger, T. F. y col., Brain Research 985 (2003) 113-126. La pasta de células de insecto se lisó y, después de la centrifugación, el sobrenadante se cromatografió sobre agarosa Ni-NTA (Qiagen) como se describe en Seeger, T. F. y col., Brain Research 985 (2003) 113-126. Las fracciones de elución de agarosa Ni-NTA que contienen PDE4 se agruparon, se diluyeron con tampón q A (Tris HCl 20 mM, pH 8, glicerol al 5 %, TCEP 1 mM) para reducir el NaCla ~100 mM y se cargaron en una columna Source 15Q (GE Healthcare). Después de lavar con tampón A Q/ 10 % de tampón B hasta niveles basales, la PDE4D se eluyó con un gradiente de 10 % a 60 % de tampón B ( Tris HCl 20 mM pH 8, NaCl 1 M, glicerol al 5 %, TCEP 1 mM). Las fracciones de PDE4D se analizaron mediante SDS-PAGE tinción de azul de Coomassie, se combinaron según la pureza, se congelaron y se almacenaron a -80 °C.
Una secuencia de codificación de PDE4C1 humana (aminoácidos 2 a 712 de la secuenca con número de acceso NP_000914.2) se clonó en el vector de expresión de baculovirus pFastBac (Invitrogen) modificado para incluir un marcador de afinidad His6 en C-terminal y un marcador de afinidad FLAG en C-terminal para ayudar en la purificación. El bácmido recombinante se aisló y se usó para transfectar las células de insecto para generar la reserva viral. Para generar pasta celular para purificación, se infectaron las células de insecto con la reserva de virus y las células se recogieron 72 horas después de la infección. La pasta de células de insecto se lisó y, después de la centrifugación, el sobrenadante se unió por lotes a Ni-NTA agarosa (GE Healthcare) y se eluyó con imidazol 250 mM. Este eluato se diluyó con tampón FLAG (Tris HCl 50 mM, pH 7,5, NaCl 100 mM, glicerol al 5 %, TCEP 1 mM con inhibidores de la proteasa) y se unieron por lotes a la agarosa anti-FLAG M2 (Sigma) durante la noche a 4 °C. La agarosa se empaquetó en una columna, se lavó con tampón y se eluyó con tampón que contenía eluido usando 250 jg / ml de péptido Flag. Las fracciones se analizaron utilizando tinción con azul de Coomassie SDS-PAGE y se agruparon en función de la pureza. Las fracciones agrupadas se cromatografiaron en una columna de 120 ml S200
(GE Healthcare) en Tris HCl 50 mM pH 7,5, NaCI 150 mM, glicerol al 10 %, TCEP 2 mM con inhibidores de proteasa. Las fracciones de PDE4C1 se analizaron mediante SDS-PAGE tinción de azul de Coomassie, se combinaron según la pureza, se dializaron contra Tris HCL 50 mM a pH 7,5, NaCl 100 mM, glicerol al 20 %, TCEP 2 mM, se congelaron y se almacenaron a -80 °C.
Una porción de la secuencia de codificación de PDE4D3 humana (aminoácidos 50 a 672 de la secuenca con número de acceso Q08499-2) se clonó en el vector de expresión de baculovirus pFastBac (Invitrogen) modificado para incluir un marcador de afinidad His6 en C-terminal para ayudar en la purificación como se describe en Seeger, T. F. y col., Brain Research 985 (2003) 113-126. El bácmido recombinante se aisló y se usó para transfectar las células de insecto para generar la reserva viral. Para generar pasta celular para purificación, se infectó a las células de insectos y las células se cosecharon 72 horas después de la infección. La pasta de células de insecto se lisó y, después de la centrifugación, el sobrenadante se cromatografió sobre agarosa Ni-NTA (Qiagen) como se describe en Seeger, T. F. y col., Brain Research 985 (2003) 113-126. Las fracciones de elución de agarosa Ni-NTA que contienen PDE4 se agruparon, se diluyeron con tampón Q A (Tris HCl 50 mM, pH 8, glicerol al 4%, NaCl 100 mM, TCEP 1 mM, inhibidores de la proteasa sin EDTA (Roche)) para reducir el NaCla -200 mM y se cargaron en una columna Q (GE Healthcare). Después de lavar con tampón Q A hasta la situación basal, la PDE4D se eluyó con un gradiente de 10 % a 60 % de tampón B ( Tris HCl 50 mM pH 8, NaCl 1 M, glicerol al 4 %, TCEP 1 mM). Las fracciones de PDE4D se analizaron mediante SDS-PAGE tinción de azul de Coomassie, se combinaron según la pureza, se congelaron y se almacenaron a -80 °C.
Los ensayos PDE4A3, PDE4B1, PDE4C1 y PDE4D3 utilizan la tecnología de ensayo de proximidad de centelleo (SPA) para medir la inhibición de la actividad de las enzimas PDE4A1 PDE4B3, PDE4 C1 y PDE4D3 humanas recombinantes mediante los compuestos in vitro. Los ensayos de PDE4A1, PDE4B3, PDE4C1, y PDE4D3 se realizan en paralelo usando parámetros idénticos, excepto por la concentración de la enzima (PDE4A3 80 pM, PDE4B340 pM, PDE4C1 40 pM y PDE4D 10 pM). Los ensayos se realizan en un formato de 384 pocillos con 50 pl de tampón de ensayo (Tris 50 mM a pH 7,5; MgCh 1,3 mM; .01 % Brij) que contiene suficente PDE4A3, PDE4B1, PDE4C1 y PDE4D para convertir ~ 20 % de sustrato (1 pM de AMPc que consiste en 3H-AMPc 20 mM AMPc frío 980uM) y una gama de inhibidores. Las reacciones se incuban durante 30 minutos a 25 °C. La adición de 20 pl de 8 mg / ml de perlas SPA de silicato de itrio (PerkinElmer) detiene la reacción. Las placas están selladas (TopSeal, Perkin Elmer) y las perlas se dejan reposar durante 8 horas, después de lo cual se leen en el Trilux Microbeta durante la noche.
T l
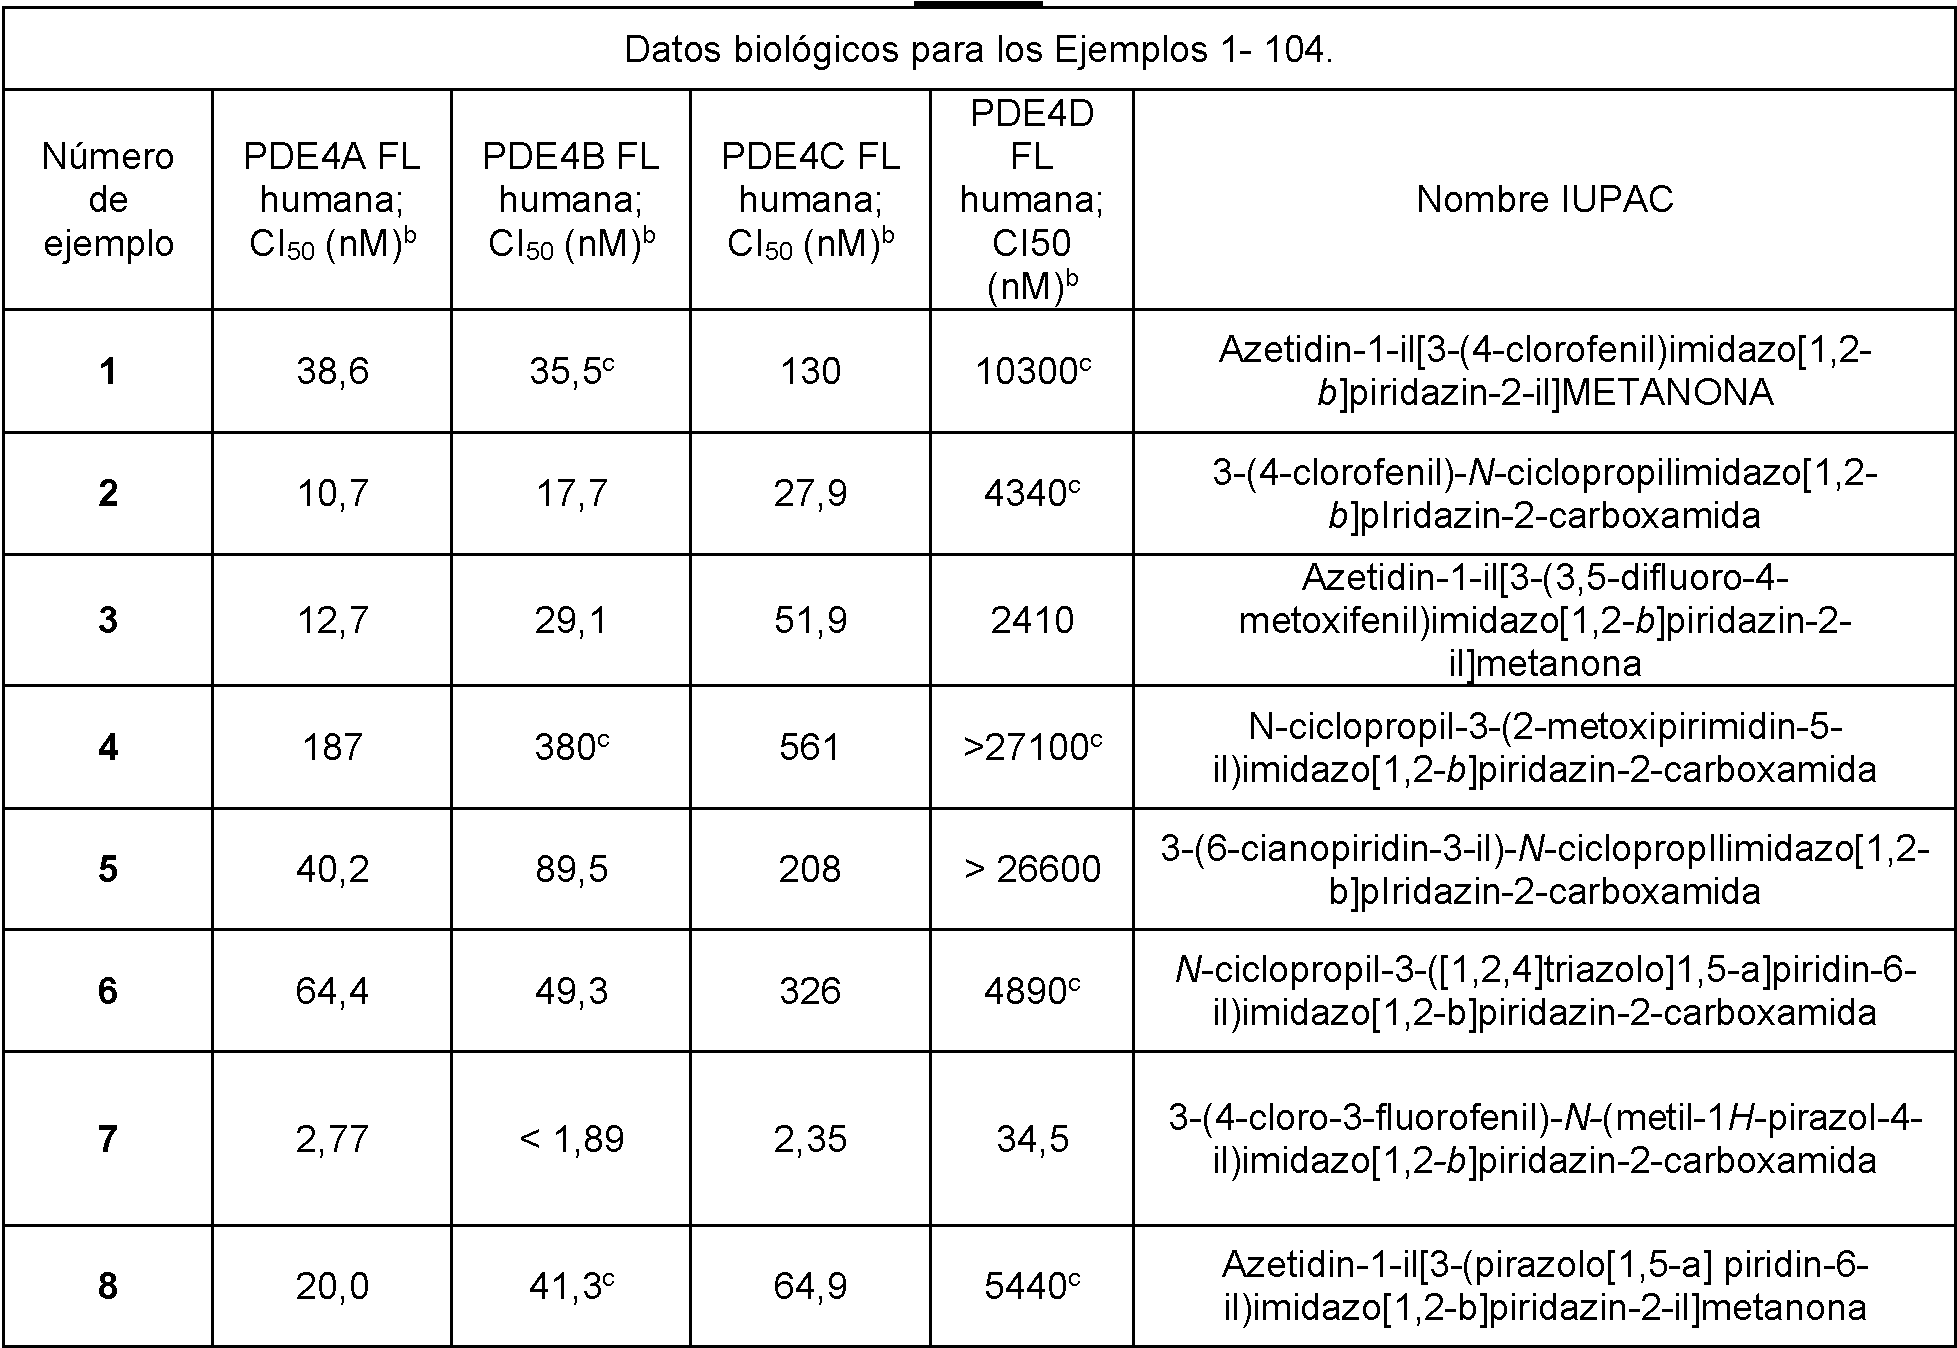
(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

(continuación)

Claims (29)
1. Un compuesto de Fórmula I:

o una sal farmacéuticamente aceptable del mismo, en la que:
R1 se selecciona entre el grupo que consiste en -(CH2)m-cicloalquilo (C3-C8), -(CH2)m-heterocicloalquilo (de 4 a 10 miembros), -(CH2)m-arilo (C6-C10) y -(CH2)m-heteroarilo (de 5 a 14 miembros)-, y, donde sea químicamente permisible, los restos cicloalquilo (C3-C8), heterocicloalquilo (de 4 a 10 miembros, arilo (C6-C10) y heteroarilo (de 5 a 14 miembros) están opcionalmente sustituidos con de uno a cinco R2;
cuando está presente, cada R2 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4, -C(=O)-OR4 y cicloalquilo (C3-C8) opcionalmente sustituido;
cuando está presente, cada R3 se selecciona independientemente del grupo que consiste en halógeno, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4;
R4 y R5 cada uno se selecciona independientemente del grupo que consiste en hidrógeno y alquilo (C1-C6) opcionalmente sustituido;
Cada uno de R6 y R7 se selecciona independientemente del grupo que consiste en hidrógeno, alquilo (C1-C6) opcionalmente sustituido, -(CH2)n-cicloalquilo (C3-C8), -(CH2) n-heterocicloalquilo (de 4 a 10 miembros), -(CH2)narilo (C6-C10) y -(CH2)n-heteroarilo (de 5 a 10 miembros)-, y, donde sea químicamente permisible, los restos cicloalquilo (C3-C8), heterocicloalquilo (de 4 a 10 miembros, arilo (C6-C10) y heteroarilo (de 5 a 10 miembros) están opcionalmente sustituidos con de uno a cinco R8; o
R6 y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a 10 miembros) y, donde sea químicamente permisible, el heterocicloalquilo (de 4 a 10 miembros) está opcionalmente sustituido con de uno a cinco R9;
cuando está presente, cada R8 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4;
cuando está presente, cada R9 se selecciona independientemente del grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4;
b está representado por un número entero seleccionado de 0, 1, 2 o 3;
m está representado por un número entero seleccionado de 0, 1 o 2; y
n está representado por un número entero seleccionado de 0, 1, 2, 3 o 4.
2. El compuesto de acuerdo con la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, en el que m es 0 y R1 es un heterocicloalquilo (de 4 a 10 miembros) opcionalmente sustituido con de uno a tres R2, en donde el heterocicloalquilo opcionalmente sustituido se selecciona del grupo que consiste en azetidinilo, dihidrofuranilo, dihidrotiofenilo, tetrahidrotiofenilo, tetrahidrofuranilo, tetrahidrotriazinilo, tetrahidropirazolilo, tetrahidrooxazinilo, tetrahidropirimidinilo, octahidrobenzofuranilo, octahidrobenzoimidazolilo, octaohidrobenzotiazolilo, imidazolidinilo, pirrolidinilo, piperidinilo, piperazinilo, oxazolidinilo, isotiazolidinilo, tiazolidinilo, pirazolidinilo, tiomorfolinilo, tetrahidropiranilo, tetrahidrotiazinilo, tetrahidrotiadiazinilo, tetrahidrooxazolilo, morfolinilo, oxetanilo, tetrahidrodiazinilo, oxazinilo, oxatiazinilo, quinuclidinilo, cromanilo, isocromanilo, dihidrobenzodioxinilo, benzodioxolilo, benzoxazinilo, indolinilo, dihidrobenzofuranilo, tetrahidroquinolilo, isocromilo, dihidro-1 H-isoindolilo, 2-azabiciclo[2.2.1]heptanonilo, 3-azabiciclo[3.1.0]hexanilo y 3-azabiciclo[4.1.0]heptanilo.
3. El compuesto de acuerdo con la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, en el que m es 0 y R1 es un arilo (C6-C10) opcionalmente sustituido con de uno a tres R2 , en donde el arilo (C6-C10) opcionalmente sustituido es fenilo o naftilo.
4. El compuesto de acuerdo con la reivindicación 3 o una sal farmacéuticamente aceptable del mismo, en el que el arilo (C6-C10) opcionalmente sustituido, es fenilo.
5. El compuesto de acuerdo con la reivindicación 1 o una sal farmacéuticamente aceptable del mismo, en el que m es 0 y R1 es un heteroarilo (de 5 a 14 miembros) opcionalmente sustituido con de uno a tres R2, en donde el heteroarilo (de 5 a 14 miembros) opcionalmente sustituido se selecciona del grupo que consiste en triazolilo, imidazolilo, furanilo, isoxazolilo, isotiazolilo, 1,2,3-, 1,2,4, 1,2,5, o 1,3,4-oxadiazolilo, oxazolilo, tiofenilo, tiazolilo, isotiazolilo, pirazolilo, piridinilo, pirazinilo, pirimidinilo, piridazinilo, indolilo, indazolilo, benzofuranilo, benzoimidazolilo, benzotienilo, benzoxadiazolilo, benzotiazolilo, isobenzotiofuranilo, benzotiofuranilo, benzoisoxazolilo, benzoxazolilo, benzodioxolilo, furanopiridinilo, purinilo, imidazopiridinilo, imidazopirimidinilo, pirrolopiridinilo, pirazolopiridinilo, pirazolopirimidinilo, tienopiridinilo, triazolopirimidinilo, triazolopiridinilo, quinolinilo, isoquinolinilo, cinolinilo, quinazolinilo, oxocromenilo y 1,4-benzoxazinilo.
6. El compuesto de acuerdo con la reivindicación 5 o una sal farmacéuticamente aceptable del mismo, en el que el heteroarilo es un heteroarilo que contiene nitrógeno (de 5 a 10 miembros) seleccionado del grupo que consiste en triazolilo, imidazolilo, pirazolilo piridinilo, pirazinilo, pirimidinilo, piridazinilo, triazolopiridinilo, pirazolopiridinilo, pirazolopirimidinilo o quinoxalinilo.
7. El compuesto de acuerdo con la reivindicación 6 o una sal farmacéuticamente aceptable del mismo, en el que el heteroarilo se selecciona entre:
i) un heteroarilo que contiene nitrógeno (de 5 miembros); o
ii) un heteroarilo que contiene nitrógeno (de 6 miembros).
8. El compuesto de acuerdo con una cualquiera de las reivindicaciones 1-7 o una sal farmacéuticamente aceptable del mismo, en donde cada R2 se selecciona independientemente entre el grupo que consiste en halógeno, oxo, ciano, hidroxi, alquilo (C1-C6) opcionalmente sustituido y alcoxi (C1-C6) opcionalmente sustituido.
9. El compuesto de acuerdo con la reivindicación 8 o una sal farmacéuticamente aceptable del mismo, en el que R2 se selecciona entre:
i) un halógeno seleccionado de entre flúor o cloro;
ii) un alquilo (C1-C6) opcionalmente sustituido seleccionado de entre metilo, etilo o propilo, y el metilo, etilo y propilo están opcionalmente sustituidos con de uno a tres átomos de flúor; o
iii) un alcoxi (C1-C6) opcionalmente sustituido seleccionado de entre metoxi, etoxi o propoxi y el metoxi, etoxi y propoxi están opcionalmente sustituidos con de uno a tres átomos de flúor.
10. El compuesto de acuerdo con una cualquiera de las reivindicaciones 1-9 o una sal farmacéuticamente aceptable del mismo, en el que R6 y R7 se selecciona cada uno independientemente de entre el grupo que consiste en hidrógeno, alquilo (C1-C6) opcionalmente sustituido, -(CH2)n-cicloalquilo (C3-C8), -(CH2)n-arilo (C6-C10) y -(CH2V heteroarilo (de 5 a 6 miembros) y donde sea químicamente permisible, los restos cicloalquilo (C3-C8), arilo (C6-C10) y heteroarilo (de 5 a 6 miembros) están opcionalmente sustituidos con de uno tres R8; o
R6 y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a 6 miembros) y, donde sea químicamente permisible, el heterocicloalquilo (de 4 a 6 miembros) está opcionalmente sustituido con de uno a tres R9;
cuando está presente, cada R8 se selecciona independientemente entre el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5 , nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4; y cuando está presente, cada R9 se selecciona independientemente entre el grupo que consiste en halógeno, oxo, ciano, hidroxi, -SF5 , nitro, alquilo (C1-C6) opcionalmente sustituido, alquenilo (C2-C6) opcionalmente sustituido, alquinilo (C2-C6) opcionalmente sustituido, alquiltio (C1-C6) opcionalmente sustituido, alcoxi (C1-C6) opcionalmente sustituido, -N(R4)(R5), -N(R4)(C=(O)R5), -C(=O)N(R4)(R5), -C(=O)-O-N(R4)(R5), -C(=O)-R4 y -C(=O)-OR4.
11. El compuesto de acuerdo con la reivindicación 10 o una sal farmacéuticamente aceptable del mismo, en el que uno de R6 y R7 es hidrógeno y el otro es un alquilo (C1-C6) opcionalmente sustituido seleccionado del grupo que consiste en metilo, etilo, propilo, isopropilo, butilo, ferc-butilo, pentilo y hexilo, y el metilo, etilo, propilo, isopropilo, butilo, ferc-butilo, pentilo y hexilo están opcionalmente sustituidos con uno o más átomos de flúor.
12. El compuesto de acuerdo con la reivindicación 10 o una sal farmacéuticamente aceptable del mismo, en el que uno de R6 y R7 es hidrógeno y el otro es -(CH2)n-cicloalquilo (C3-C8) seleccionado de entre ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, ciclooctilo o biciclo[1.1.1]pentilo, en donde el cicloalquilo está opcionalmente sustituido con
de uno a tres R8.
13. El compuesto de acuerdo con la reivindicación 10 o una sal farmacéuticamente aceptable del mismo, en el queuno de R6 y R7 es hidrógeno y el otro es -(CH2)n-arilo (C6-C10), en el que el arilo está opcionalmente sustituido con de uno a tres R8.
14. El compuesto de acuerdo con la reivindicación 10 o una sal farmacéuticamente aceptable del mismo, en el uno de R6 y R7 es hidrógeno y el otro es -(CH2)n-heteroarilo (de 5 a 6 miembros seleccionado de triazolilo, imidazolilo, furanilo, isoxazolilo, isotiazolilo, 1,2,3-, 1,2,4, 1,2,5- o 1,3,4-oxadiazolilo, oxazolilo, tiofenilo, tiazolilo, isotiazolilo, pirazolilo, piridinilo, pirazinilo, pirimidinilo o piridazinilo, en el que el heteroarilo está opcionalmente sustituido con de uno a tres R8.
15. El compuesto de acuerdo con una cualquiera de las reivindicaciones 10-14 o una sal farmacéuticamente aceptable del mismo, en la que cada R8 se selecciona independientemente entre el grupo que consiste en halógeno, oxo, ciano, hidroxi, alquilo (C1-C6) opcionalmente sustituido y alcoxi (C1-C6) opcionalmente sustituido.
16. El compuesto de acuerdo con la reivindicación 10 o una sal farmacéuticamente aceptable del mismo, en el R6 y R7 tomados junto con el nitrógeno al que están unidos forman un heterocicloalquilo (de 4 a 6 miembros) opcionalmente sustituido con de uno a tres R9, en el que el heterocicloalquilo se selecciona de entre azetidinilo, tetrahidropirazolilo, tetrahidrooxazinilo, tetrahidropirimidinilo, imidazolidinilo, piperidinilo, piperazinilo, oxazolidinilo o pirrolidinilo.
17. El compuesto de acuerdo con la reivindicación 16 o una sal farmacéuticamente aceptable del mismo, en el que el heterocicloalquilo es azetidinilo.
18. El compuesto de acuerdo con una cualquiera de las reivindicaciones 16-17 o una sal farmacéuticamente aceptable del mismo, en la que cada R9 se selecciona independientemente entre el grupo que consiste en halógeno, oxo, ciano, hidroxi, alquilo (C1-C6) opcionalmente sustituido y alcoxi (C1-C6) opcionalmente sustituido.
19. El compuesto de acuerdo con una cualquiera de las reivindicaciones 1-18 o una sal farmacéuticamente aceptable del mismo, en el que b es un número entero seleccionado de 0, 1 o 2, y, cuando está presente, cada R3 se selecciona independientemente del grupo que consiste en halógeno, ciano, hidroxi, -SF5, nitro, alquilo (C1-C6) opcionalmente sustituido y alcoxi (C1-C6) opcionalmente sustituido.
20. El compuesto de la reivindicación 1, que es azetidin-1-il[3-(4-clorofenil)imidazo[1,2-b]piridazin-2-il]metanona o una sal farmacéuticamente aceptable del mismo.
21. El compuesto de la reivindicación 1, que es 3-(6-cianopiridin-3-il)-W-ciclopropilimidazo[1,2-b]piridazin-2-carboxamida o una sal farmacéuticamente aceptable del mismo.
22. El compuesto de la reivindicación 1, que es W-ciclopropil-3-([1,2,4]triazolo[1,5-a]piridin-6-il)imidazo[1,2-b]piridazine-2-carboxamida, o una sal farmacéuticamente aceptable del mismo.
23. El compuesto de la reivindicación 1, que es 3(4-cloro-2,5-difluorofenil)-A/-ciclopropilimidazo[1,2-£)]piridazin-2-carboxamida o una sal farmacéuticamente aceptable del mismo.
24. El compuesto de la reivindicación 1, que es 3-(4-cloro-2-metilfenil)-A/-[(1R,2S)-2-fluorociclopropil]imidazo[1,2-b]piridazin-2-carboxamida o una sal farmacéuticamente aceptable del mismo.
25. El compuesto de la reivindicación 1 que es 3-(4-cloro-5-fluoro-2-metilfenil)-W-(propan-2-il)imidazo[1,2-b]piridazin-2-carboxamida, o una sal farmacéuticamente aceptable del mismo.
26. Una composición farmacéutica que comprende un compuesto de acuerdo con una cualquiera de las reivindicaciones 1-25 o una sal farmacéuticamente aceptable del mismo y un excipiente farmacéuticamente aceptable.
27. Un compuesto de Fórmula (I) o una sal farmacéuticamente aceptable del mismo, como se ha definido en una cualquiera de las reivindicaciones 1 a 25, para uso en el tratamiento de un paciente que padece una enfermedad o afección mediada por la isoforma PDE4B, en donde dichas enfermedad o afección se seleccionan de esquizofrenia, depresión, ansiedad, enfermedad de Alzheimer, enfermedad de Parkinson, esclerosis múltiple, enfermedad pulmonar obstructiva crónica, inflamación, ictus, asma, enfermedad cerebrovacular y conjuntivitis alérgica.
28. Un compuesto de Fórmula (I) o una sal farmacéuticamente aceptable del mismo, como se ha definido en una cualquiera de las reivindicaciones 1 a 25, para su uso en el tratamiento de una enfermedad o un trastorno del sistema nervioso central (SNC), neuroinflamatorio, autoinmune o inflamatorio.
29. Un compuesto de la reivindicación 28 o una sal farmacéuticamente aceptable del mismo, para su uso en el tratamiento de una enfermedad o un trastorno del sistema nervioso central (SNC).
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201462033684P | 2014-08-06 | 2014-08-06 | |
| US201562157129P | 2015-05-05 | 2015-05-05 | |
| PCT/IB2015/055597 WO2016020786A1 (en) | 2014-08-06 | 2015-07-23 | Imidazopyridazine compounds |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2733502T3 true ES2733502T3 (es) | 2019-11-29 |
Family
ID=54065405
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES15760263T Active ES2733502T3 (es) | 2014-08-06 | 2015-07-23 | Compuestos de imidazopiridazina |
Country Status (32)
| Country | Link |
|---|---|
| US (4) | US9598421B2 (es) |
| EP (1) | EP3177624B1 (es) |
| JP (3) | JP6506833B2 (es) |
| KR (1) | KR102061952B1 (es) |
| CN (1) | CN106795165B (es) |
| AP (1) | AP2017009744A0 (es) |
| AU (2) | AU2015298378B2 (es) |
| BR (1) | BR112017001334A2 (es) |
| CA (1) | CA2899294C (es) |
| CO (1) | CO2017000980A2 (es) |
| CR (1) | CR20170035A (es) |
| CU (1) | CU20170007A7 (es) |
| DK (1) | DK3177624T3 (es) |
| DO (1) | DOP2017000034A (es) |
| EA (1) | EA031201B1 (es) |
| EC (1) | ECSP17007336A (es) |
| ES (1) | ES2733502T3 (es) |
| GE (2) | GEAP201814410A (es) |
| HU (1) | HUE044040T2 (es) |
| IL (2) | IL250478B (es) |
| MD (1) | MD20170011A2 (es) |
| MX (1) | MX376283B (es) |
| PE (1) | PE20170295A1 (es) |
| PH (1) | PH12017500095A1 (es) |
| PL (1) | PL3177624T3 (es) |
| PT (1) | PT3177624T (es) |
| SG (1) | SG11201700243YA (es) |
| SV (1) | SV2017005381A (es) |
| TN (1) | TN2017000031A1 (es) |
| TW (2) | TWI629276B (es) |
| UY (1) | UY36257A (es) |
| WO (1) | WO2016020786A1 (es) |
Families Citing this family (12)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| MD20150071A2 (ro) | 2013-02-19 | 2016-02-29 | Pfizer Inc. | Compuşi azabenzimidazolici ca inhibitori ai PDE4 izoenzimelor pentru tratamentul tulburărilor SNC şi altor afecţiuni |
| WO2016012896A1 (en) | 2014-07-24 | 2016-01-28 | Pfizer Inc. | Pyrazolopyrimidine compounds |
| EA031201B1 (ru) | 2014-08-06 | 2018-11-30 | Пфайзер Инк. | Соединения имидазопиридазина |
| KR102148587B1 (ko) | 2016-02-23 | 2020-08-26 | 화이자 인코포레이티드 | 6,7-디히드로-5H-피라졸로[5,1-b][1,3]옥사진-2-카르복스아미드 화합물 |
| EP3824906A1 (en) | 2016-12-21 | 2021-05-26 | Amgen Inc. | Anti-tnf alpha antibody formulations |
| US11370769B2 (en) | 2017-09-07 | 2022-06-28 | Board Of Regents Of The University Of Nebraska | TRPC5 inhibitors and methods of using same |
| JP2021524836A (ja) * | 2018-04-13 | 2021-09-16 | ヒールクス リミテッドHealx Limited | 脆弱x症候群の治療 |
| US20210393621A1 (en) | 2018-10-26 | 2021-12-23 | The Research Foundation For The State University Of New York | Combination serotonin specific reuptake inhibitor and serotonin 1a receptor partial agonist for reducing l-dopa-induced dyskinesia |
| JP2022525417A (ja) * | 2019-03-15 | 2022-05-13 | スカイホーク・セラピューティクス・インコーポレーテッド | 異常スプライシングを修正するための組成物および方法 |
| TWI873185B (zh) | 2019-09-16 | 2025-02-21 | 日商武田藥品工業股份有限公司 | 唑稠合之嗒-3(2h)-酮衍生物 |
| CA3155013A1 (en) * | 2019-10-21 | 2021-04-29 | Ki Ho Lee | Use of imidazopyrimidine or imidazotriazine compound for prevention, alleviation, or treatment of developmental disability |
| CN112194660B (zh) * | 2020-10-20 | 2021-12-03 | 常州大学 | 一种pde2抑制剂苯基吡唑并嘧啶类化合物及其制备方法 |
Family Cites Families (141)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5814651A (en) | 1992-12-02 | 1998-09-29 | Pfizer Inc. | Catechol diethers as selective PDEIV inhibitors |
| EP0683234B2 (en) | 1993-01-25 | 2007-06-06 | Takeda Chemical Industries, Ltd. | Antibody against beta-amyloid or their derivative and use thereof |
| JPH08295667A (ja) * | 1995-04-27 | 1996-11-12 | Takeda Chem Ind Ltd | 複素環化合物、その製造法および剤 |
| DE19709877A1 (de) | 1997-03-11 | 1998-09-17 | Bayer Ag | 1,5-Dihydro-pyrazolo[3,4-d]-pyrimidinon-derivate |
| US8173127B2 (en) | 1997-04-09 | 2012-05-08 | Intellect Neurosciences, Inc. | Specific antibodies to amyloid beta peptide, pharmaceutical compositions and methods of use thereof |
| SI0994728T1 (sl) | 1997-04-09 | 2009-02-28 | Intellect Neurosciences Inc | Rekombinantna protitelesa, specifična za beta-amiloidne konce, kodirana z DNA ter postopki za njihovo uporabo |
| GB9722520D0 (en) | 1997-10-24 | 1997-12-24 | Pfizer Ltd | Compounds |
| TWI239847B (en) | 1997-12-02 | 2005-09-21 | Elan Pharm Inc | N-terminal fragment of Abeta peptide and an adjuvant for preventing and treating amyloidogenic disease |
| US6905686B1 (en) | 1997-12-02 | 2005-06-14 | Neuralab Limited | Active immunization for treatment of alzheimer's disease |
| US6232320B1 (en) | 1998-06-04 | 2001-05-15 | Abbott Laboratories | Cell adhesion-inhibiting antiinflammatory compounds |
| CZ27399A3 (cs) | 1999-01-26 | 2000-08-16 | Ústav Experimentální Botaniky Av Čr | Substituované dusíkaté heterocyklické deriváty, způsob jejich přípravy, tyto deriváty pro použití jako léčiva, farmaceutická kompozice a kombinovaný farmaceutický přípravek tyto deriváty obsahující a použití těchto derivátů pro výrobu léčiv |
| HK1045306A1 (zh) | 1999-06-03 | 2002-11-22 | Abbott Laboratories | 抑制细胞黏附的抗炎化合物 |
| EP1418175A1 (en) | 1999-06-28 | 2004-05-12 | Janssen Pharmaceutica N.V. | Respiratory syncytial virus replication inhibitors |
| US20030187261A1 (en) | 2000-01-07 | 2003-10-02 | Libor Havlicek | Purine derivatives, process for their preparation and use thereof |
| EA006606B1 (ru) | 2000-02-24 | 2006-02-24 | Вашингтон Юниверсити | Гуманизированное антитело и его фрагмент, взаимодействующие с бета-амилоидным пептидом, и способы их применения |
| EP1277754B8 (en) | 2000-04-27 | 2005-09-28 | Astellas Pharma Inc. | Imidazopyridine derivatives |
| DE10045112A1 (de) | 2000-09-11 | 2002-03-21 | Merck Patent Gmbh | Verwendung von Indolderivaten zur Behandlung von Erkrankungen des zentralen Nervensystems |
| NZ544691A (en) | 2000-11-03 | 2007-12-21 | Proteotech Inc | Methods of isolating amyloid-inhibiting compounds and use of compounds isolated from Uncaria tomentosa and related plants |
| GB0115181D0 (en) | 2001-06-20 | 2001-08-15 | Glaxo Group Ltd | Novel use |
| WO2003000697A1 (en) | 2001-06-22 | 2003-01-03 | Takeda Chemical Industries, Ltd. | Furoisoquinoline derivative, process for producing the same, and use |
| EP1404330B1 (en) | 2001-06-27 | 2005-06-01 | Merck Frosst Canada & Co. | Substituted 8-arylquinoline pde4 inhibitors |
| KR20040017246A (ko) | 2001-06-29 | 2004-02-26 | 니켄 가가쿠 가부시키가이샤 | 사이클로알케논 유도체 |
| WO2003008396A1 (en) | 2001-07-16 | 2003-01-30 | Nikken Chemicals Co., Ltd. | Optically active oxazine derivative |
| BR0211209A (pt) | 2001-07-18 | 2004-07-13 | Merck Patent Gmbh | Derivados de 4-(benzilidenoamino)-3-(metilsulfanil)-4h-1,2,4-triazin- 5-ona tendo uma ação antagonìstica de tnf e inibição de pde iv para o tratamento de doenças cardìacas e alergias |
| WO2003008373A1 (de) | 2001-07-19 | 2003-01-30 | Merck Patent Gmbh | Tyrosinhydrazide |
| FR2827599A1 (fr) | 2001-07-20 | 2003-01-24 | Neuro3D | Composes derives de quinoleine et quinoxaline,preparation et utilisations |
| GB0118373D0 (en) | 2001-07-27 | 2001-09-19 | Glaxo Group Ltd | Novel therapeutic method |
| TWI221838B (en) | 2001-08-09 | 2004-10-11 | Tanabe Seiyaku Co | Pyrazinoisoquinoline compound or naphthalene compound |
| EP1285922A1 (en) | 2001-08-13 | 2003-02-26 | Warner-Lambert Company | 1-Alkyl or 1-cycloalkyltriazolo[4,3-a]quinazolin-5-ones as phosphodiesterase inhibitors |
| FR2828693B1 (fr) | 2001-08-14 | 2004-06-18 | Exonhit Therapeutics Sa | Nouvelle cible moleculaire de la neurotoxicite |
| KR100957516B1 (ko) | 2001-08-15 | 2010-05-14 | 이코스 코포레이션 | 2h-프탈라진-1-온 및 이것의 사용 방법 |
| WO2003015789A2 (en) | 2001-08-15 | 2003-02-27 | Leo Pharma A/S | A pharmaceutical composition for dermal application |
| WO2003016466A2 (en) | 2001-08-17 | 2003-02-27 | Eli Lilly And Company | ANTI-Aβ ANTIBODIES |
| JO2311B1 (en) | 2001-08-29 | 2005-09-12 | ميرك فروست كندا ليمتد | Alkyl inhibitors Ariel phosphodiesterase-4 |
| GB0122031D0 (en) | 2001-09-12 | 2001-10-31 | Pfizer Ltd | Use of pde4 inhibitors in a dry powder inhaler |
| DE60217139T2 (de) | 2001-09-19 | 2007-10-04 | Altana Pharma Ag | Kombination von einem pde-hemmer und eines leukotrien rezeptor antagonisten |
| IL160271A0 (en) | 2001-09-19 | 2004-07-25 | Altana Pharma Ag | Pharmaceutical compositions containing pde4-inhibitors and nsaid |
| WO2003035650A1 (en) | 2001-09-25 | 2003-05-01 | Takeda Chemical Industries, Ltd. | Entry inhibitor |
| CZ2004408A3 (cs) | 2001-10-02 | 2005-03-16 | Pharmacia & Upjohn Company | Azabicyklicky substituované kondenzované heteroarylsloučeniny |
| GB0123951D0 (en) | 2001-10-05 | 2001-11-28 | Glaxo Group Ltd | Therapies for treating respiratory diseases |
| DE10150517A1 (de) | 2001-10-12 | 2003-04-17 | Merck Patent Gmbh | Verwendung von Phosphodiesterase IV-Inhibitoren |
| WO2003032981A1 (en) | 2001-10-16 | 2003-04-24 | Memory Pharmaceuticals Corporation | 4-(4-alkoxy-3-hydroxyphenyl)-2-pyrrolidone derivatives as pde-4 inhibitors for the treatment of neurological syndromes |
| EP1440072A4 (en) | 2001-10-30 | 2005-02-02 | Conforma Therapeutic Corp | PURINE ANALOGS HAVING HSP90 INHIBITORY ACTIVITY |
| MXPA04003668A (es) | 2001-10-31 | 2004-07-22 | Merck Patent Gmbh | Inhibidores de fosfodiesteresa de tipo 4 y usos de los mismos. |
| EP1506196B1 (en) | 2001-11-01 | 2012-01-18 | Icagen, Inc. | Pyrazolopyrimidines as sodium channel inhibitors |
| US20030195205A1 (en) | 2001-11-02 | 2003-10-16 | Pfizer Inc. | PDE9 inhibitors for treating cardiovascular disorders |
| PL369738A1 (en) | 2001-11-05 | 2005-05-02 | Merck Patent Gmbh | Hydrazono-malonitriles |
| AR037517A1 (es) | 2001-11-05 | 2004-11-17 | Novartis Ag | Derivados de naftiridinas, un proceso para su preparacion, composicion farmaceutica y el uso de los mismos para la preparacion de un medicamento para el tratamiento de una enfermedad inflamatoria |
| US20030092706A1 (en) | 2001-11-09 | 2003-05-15 | Johannes Barsig | Combination |
| IS7221A (is) | 2001-11-15 | 2004-04-15 | Memory Pharmaceuticals Corporation | Hringlaga adenosínmónófosfat fosfódíesterasa 4D7 ísóform og aðferðir til notkunar þeirra |
| FR2832711B1 (fr) | 2001-11-26 | 2004-01-30 | Warner Lambert Co | Derives de triazolo [4,3-a] pyrido [2,3-d] pyrimidin-5-ones, compositions les contenant, procede de preparation et utilisation |
| US20050101000A1 (en) | 2002-12-11 | 2005-05-12 | Isis Pharmaceuticals Inc. | Modulation of phosphodiesterase 4B expression |
| DE10238724A1 (de) | 2002-08-23 | 2004-03-04 | Bayer Ag | Alkyl-substituierte Pyrazolpyrimidine |
| DE10238723A1 (de) | 2002-08-23 | 2004-03-11 | Bayer Ag | Phenyl-substituierte Pyrazolyprimidine |
| AU2003279216A1 (en) | 2002-10-09 | 2004-05-04 | Rinat Neuroscience Corp. | Methods of treating alzheimer's disease using antibodies directed against amyloid beta peptide and compositions thereof |
| AU2003283303A1 (en) | 2002-11-08 | 2004-06-07 | Bayer Healthcare Ag | Diagnostics and therapeutics for diseases associated with human phosphodiesterase 4b (pde4b) |
| US7550470B2 (en) | 2002-12-11 | 2009-06-23 | Merck & Co. Inc. | Substituted pyrazolo[1,5-A]pyrimidines as tyrosine kinase inhibitors |
| ATE455547T1 (de) | 2003-04-11 | 2010-02-15 | High Point Pharmaceuticals Llc | Pharmazeutische verwendungen von kondensierten 1, 2,4-triazolen |
| EP1615697A2 (en) | 2003-04-11 | 2006-01-18 | Novo Nordisk A/S | New pyrazolo[1,5-a] pyrimidine derivatives and pharmaceutical use thereof |
| US20040220186A1 (en) | 2003-04-30 | 2004-11-04 | Pfizer Inc. | PDE9 inhibitors for treating type 2 diabetes,metabolic syndrome, and cardiovascular disease |
| US7741341B2 (en) | 2003-05-19 | 2010-06-22 | Sanofi-Aventis Deutschland Gmbh | Benzimidazole-derivatives as factor Xa inhibitors |
| CA2528975A1 (en) * | 2003-06-10 | 2004-12-16 | Pfizer Inc. | Therapeutic combinations comprising pde inhibitors and vasopressin receptor antagonists for the treatment of dysmenorrhoea |
| JP2006527756A (ja) | 2003-06-19 | 2006-12-07 | ファイザー・プロダクツ・インク | Nk1拮抗薬 |
| EP1646614A4 (en) | 2003-07-01 | 2008-09-10 | Merck & Co Inc | OPHTHALMIC COMPOSITIONS FOR THE TREATMENT OF OCCULAR HYPERTONIA |
| FR2857966A1 (fr) | 2003-07-24 | 2005-01-28 | Aventis Pharma Sa | Produits aryl-heteroaromatiques, compositions les contenant et utilisation |
| US20050020587A1 (en) | 2003-07-25 | 2005-01-27 | Pfizer Inc | Nicotinamide derivatives useful as PDE4 inhibitors |
| CA2538220A1 (en) | 2003-09-09 | 2005-03-24 | Takeda Pharmaceutical Company Limited | Use of antibody |
| GB0322722D0 (en) | 2003-09-27 | 2003-10-29 | Glaxo Group Ltd | Compounds |
| GB0322726D0 (en) | 2003-09-27 | 2003-10-29 | Glaxo Group Ltd | Compounds |
| NZ546521A (en) | 2003-09-29 | 2009-09-25 | Topigen Pharma Inc | Oligonucleotide compositions and methods for treating disease including inflammatory conditions |
| GB0327319D0 (en) | 2003-11-24 | 2003-12-24 | Pfizer Ltd | Novel pharmaceuticals |
| US20050137234A1 (en) | 2003-12-19 | 2005-06-23 | Syrrx, Inc. | Histone deacetylase inhibitors |
| EP1720847A1 (en) | 2004-02-02 | 2006-11-15 | Pfizer Products Incorporated | Histamine-3 receptor modulators |
| JP2008503446A (ja) | 2004-05-06 | 2008-02-07 | プレキシコン,インコーポレーテッド | Pde4b阻害剤及びその使用 |
| US7456164B2 (en) | 2004-05-07 | 2008-11-25 | Pfizer, Inc | 3- or 4-monosubtituted phenol and thiophenol derivatives useful as H3 ligands |
| EP1595881A1 (en) | 2004-05-12 | 2005-11-16 | Pfizer Limited | Tetrahydronaphthyridine derivates useful as histamine H3 receptor ligands |
| AU2005290250A1 (en) | 2004-07-30 | 2006-04-06 | Rinat Neuroscience Corp. | Antibodies directed against amyloid-beta peptide and methods using same |
| CN101048407A (zh) | 2004-09-03 | 2007-10-03 | 普莱希科公司 | 双环杂芳基pde4b抑制剂 |
| GB0420719D0 (en) | 2004-09-17 | 2004-10-20 | Addex Pharmaceuticals Sa | Novel allosteric modulators |
| CN101083986A (zh) | 2004-09-20 | 2007-12-05 | 泽农医药公司 | 双环杂环衍生物及其作为硬脂酰CoA去饱和酶(SCD)抑制剂的用途 |
| KR20070057965A (ko) | 2004-09-21 | 2007-06-07 | 신타 파마슈티칼스 코프. | 염증 및 면역 관련 용도를 위한 화합물 |
| GB0423356D0 (en) | 2004-10-21 | 2004-11-24 | Merck Sharp & Dohme | Therapeutic agents |
| DE102004054634A1 (de) | 2004-11-12 | 2006-05-18 | Schwarz Pharma Ag | Azaindolcarboxamide |
| EP1827493A4 (en) | 2004-12-22 | 2009-09-30 | Univ St Louis | USE OF ANTI-ABETA ANTIBODIES FOR TREATING TRAUMATIC BRAIN INJURY |
| EP1849465A4 (en) | 2005-02-18 | 2008-12-24 | Takeda Pharmaceutical | AGENS TO CONTROL THE FUNCTION OF THE GPR34 RECEPTOR |
| GB0503955D0 (en) | 2005-02-25 | 2005-04-06 | Glaxo Group Ltd | Novel compounds |
| PE20061323A1 (es) | 2005-04-29 | 2007-02-09 | Rinat Neuroscience Corp | Anticuerpos dirigidos contra el peptido amiloide beta y metodos que utilizan los mismos |
| PT1881985E (pt) | 2005-05-12 | 2011-02-01 | Pfizer | Formas cristalinas anidras de n-[1-(2-etoxietil)-5-(n- -etil-n-metilamino)-7-(4-metilpiridin-2-il-amino)-1h- -pirazolo[4,3-d]pirimidino-3-carbonil]metanossulfonamida |
| WO2006126081A2 (en) | 2005-05-24 | 2006-11-30 | Pharmacia & Upjohn Company Llc | Pyridino [2 , 3-b] pyrazinones as pde-5 inhibitors |
| WO2006126083A1 (en) | 2005-05-24 | 2006-11-30 | Pharmacia & Upjohn Company Llc | Pyridine [3 , 4-b] pyrazinone compounds as pde-5 inhibitors |
| WO2006126082A2 (en) | 2005-05-24 | 2006-11-30 | Pharmacia & Upjohn Company Llc | Pyridine [3,4-b] pyrazinones as pde-5 inhibitors |
| ATE488496T1 (de) | 2005-06-22 | 2010-12-15 | Pfizer Prod Inc | Histamin-3-rezeptorantagonisten |
| US20100216798A1 (en) * | 2005-07-29 | 2010-08-26 | Astellas Pharma Inc | Fused heterocycles as lck inhibitors |
| US8158673B2 (en) | 2005-10-27 | 2012-04-17 | Pfizer Inc. | Histamine-3 receptor antagonists |
| JP2009514846A (ja) | 2005-11-04 | 2009-04-09 | ファイザー・リミテッド | テトラヒドロナフチリジン誘導体 |
| WO2007063385A2 (en) | 2005-12-01 | 2007-06-07 | Pfizer Products Inc. | Spirocyclic amine histamine-3 receptor antagonists |
| WO2007069053A1 (en) | 2005-12-14 | 2007-06-21 | Pfizer Products Inc. | Benzimidazole antagonists of the h-3 receptor |
| WO2007088462A1 (en) | 2006-02-01 | 2007-08-09 | Pfizer Products Inc. | Spirochromane antagonists of the h-3 receptor |
| WO2007088450A2 (en) | 2006-02-01 | 2007-08-09 | Pfizer Products Inc. | Chromane antagonist of the h-3 receptor |
| WO2007099423A1 (en) | 2006-03-02 | 2007-09-07 | Pfizer Products Inc. | 1-pyrrolidine indane derivatives as histamine-3 receptor antagonists |
| WO2007105053A2 (en) | 2006-03-13 | 2007-09-20 | Pfizer Products Inc. | Tetralines antagonists of the h-3 receptor |
| GB0605462D0 (en) | 2006-03-17 | 2006-04-26 | Glaxo Group Ltd | Novel compounds |
| DK2013208T3 (da) | 2006-04-21 | 2011-08-15 | Pfizer Prod Inc | Pyridin[3,4-B]pyrazinoner |
| WO2007138431A2 (en) | 2006-05-30 | 2007-12-06 | Pfizer Products Inc. | Azabicyclic ether histamine-3 antagonists |
| US20080090834A1 (en) | 2006-07-06 | 2008-04-17 | Pfizer Inc | Selective azole pde10a inhibitor compounds |
| US8138205B2 (en) | 2006-07-07 | 2012-03-20 | Kalypsys, Inc. | Heteroarylalkoxy-substituted quinolone inhibitors of PDE4 |
| US8080563B2 (en) | 2006-07-07 | 2011-12-20 | Kalypsys | Bicyclic heteroaryl inhibitors of PDE4 |
| TW200823215A (en) | 2006-08-04 | 2008-06-01 | Merz Pharma Gmbh & Amp Co Kgaa | Pyrazolopyrimidines, a process for their preparation and the use as a medicine |
| EP1900739A1 (en) | 2006-08-30 | 2008-03-19 | Cellzome Ag | Diazolodiazine derivatives as kinase inhibitors |
| WO2008033739A2 (en) * | 2006-09-12 | 2008-03-20 | Neurogen Corporation | Benzimidazole carboxamide derivatives |
| WO2008045664A2 (en) | 2006-10-06 | 2008-04-17 | Kalypsys, Inc. | Heterocyclic pde4 inhibitors as antiinflammatory agents |
| WO2008045663A2 (en) | 2006-10-06 | 2008-04-17 | Kalypsys, Inc. | Aryl-substituted heterocyclic pde4 inhibitors as antiinflammatory agents |
| US20080102475A1 (en) | 2006-10-13 | 2008-05-01 | Zhengyan Kan | Alternatively spliced isoform of phosphodiesterase 4B (PDE4B) |
| CL2007002994A1 (es) | 2006-10-19 | 2008-02-08 | Wyeth Corp | Compuestos derivados heterociclicos que contienen sulfamoilo, inhibidores de hsp90; composicion farmaceutica; y uso para el tratamiento del cancer, tal como cancer de mama, de colon y prostata, entre otros. |
| WO2008056176A1 (en) | 2006-11-10 | 2008-05-15 | Scottish Biomedical Limited | Pyrazolopyrimidines as phosphodiesterase inhibitors |
| KR101108109B1 (ko) | 2007-01-22 | 2012-02-06 | 화이자 프로덕츠 인코포레이티드 | 치료 화합물의 토실레이트 염 및 이의 약학 조성물 |
| EP2185560A4 (en) | 2007-08-10 | 2011-10-05 | Lundbeck & Co As H | HETEROARYLAMIDE ANALOGS |
| CN101842098A (zh) | 2007-08-10 | 2010-09-22 | 基因实验室技术有限公司 | 用于治疗病毒感染的含氮的二环化学实体 |
| US8431608B2 (en) * | 2007-08-17 | 2013-04-30 | Icagen Inc. | Heterocycles as potassium channel modulators |
| EP2085398A1 (en) | 2008-02-01 | 2009-08-05 | Merz Pharma GmbH & Co. KGaA | Pyrazolopyrimidines, a process for their preparation and their use as medicine |
| WO2009108551A2 (en) | 2008-02-25 | 2009-09-03 | H. Lundbeck A/S | Heteroaryl amide analogues |
| GB2461702A (en) | 2008-07-08 | 2010-01-13 | Dyson Technology Ltd | Hand drying apparatus |
| US9643922B2 (en) | 2008-08-18 | 2017-05-09 | Yale University | MIF modulators |
| ES2710701T3 (es) | 2008-09-24 | 2019-04-26 | Basf Se | Compuestos de pirazol para el control de plagas de invertebrados |
| WO2010059836A1 (en) | 2008-11-20 | 2010-05-27 | Decode Genetics Ehf | Substituted aza-bridged bicyclics for cardiovascular and cns disease |
| US20100204265A1 (en) | 2009-02-09 | 2010-08-12 | Genelabs Technologies, Inc. | Certain Nitrogen Containing Bicyclic Chemical Entities for Treating Viral Infections |
| WO2010106494A1 (en) | 2009-03-20 | 2010-09-23 | H.L. Hall & Sons Limited | Use of pharmaceutical compositions containing mesembrenone |
| PH12012500778A1 (en) * | 2009-10-30 | 2012-11-26 | Janssen Pharmaceutica Nv | IMIDAZO[1,2-b]PYRIDAZINE DERIVATIVES AND THEIR USE AS PDE10 INHIBITORS |
| EP2504340A1 (en) | 2009-11-25 | 2012-10-03 | Merz Pharma GmbH & Co. KGaA | Crystalline forms of substituted pyrazolopyrimidines |
| WO2011075643A1 (en) | 2009-12-18 | 2011-06-23 | Incyte Corporation | Substituted heteroaryl fused derivatives as pi3k inhibitors |
| AR079451A1 (es) | 2009-12-18 | 2012-01-25 | Nycomed Gmbh | Compuestos 3,4,4a,10b-tetrahidro-1h-tiopirano[4,3-c]isoquinolina |
| US8450354B2 (en) | 2010-03-23 | 2013-05-28 | High Point Pharmaceuticals, Llc | Substituted imidazo[1,2-b]pyridazine derivatives, pharmaceutical compositions, and methods of use as β-secretase inhibitors |
| US8394829B2 (en) | 2010-05-10 | 2013-03-12 | Gilead Sciences, Inc. | Bi-functional quinoline analogs |
| WO2011143106A1 (en) | 2010-05-10 | 2011-11-17 | Gilead Sciences, Inc. | Bi - functional pyrazolopyridine compounds |
| US8609669B2 (en) | 2010-11-16 | 2013-12-17 | Abbvie Inc. | Potassium channel modulators |
| WO2013028263A1 (en) | 2011-08-24 | 2013-02-28 | Glaxosmithkline Llc | Pyrazolopyrimidine derivatives as pi3 kinase inhibitors |
| MD20150071A2 (ro) | 2013-02-19 | 2016-02-29 | Pfizer Inc. | Compuşi azabenzimidazolici ca inhibitori ai PDE4 izoenzimelor pentru tratamentul tulburărilor SNC şi altor afecţiuni |
| WO2014200882A1 (en) * | 2013-06-11 | 2014-12-18 | Janssen Pharmaceutica Nv | PDE10a INHIBITORS FOR THE TREATMENT OF TYPE II DIABETES |
| GB201321734D0 (en) | 2013-12-09 | 2014-01-22 | Ucb Pharma Sa | Therapeutic Agents |
| WO2016012896A1 (en) | 2014-07-24 | 2016-01-28 | Pfizer Inc. | Pyrazolopyrimidine compounds |
| EA031201B1 (ru) * | 2014-08-06 | 2018-11-30 | Пфайзер Инк. | Соединения имидазопиридазина |
-
2015
- 2015-07-23 EA EA201700042A patent/EA031201B1/ru not_active IP Right Cessation
- 2015-07-23 AP AP2017009744A patent/AP2017009744A0/en unknown
- 2015-07-23 DK DK15760263.2T patent/DK3177624T3/da active
- 2015-07-23 PL PL15760263T patent/PL3177624T3/pl unknown
- 2015-07-23 PT PT15760263T patent/PT3177624T/pt unknown
- 2015-07-23 KR KR1020177005702A patent/KR102061952B1/ko active Active
- 2015-07-23 SG SG11201700243YA patent/SG11201700243YA/en unknown
- 2015-07-23 HU HUE15760263A patent/HUE044040T2/hu unknown
- 2015-07-23 WO PCT/IB2015/055597 patent/WO2016020786A1/en not_active Ceased
- 2015-07-23 PE PE2017000077A patent/PE20170295A1/es not_active Application Discontinuation
- 2015-07-23 ES ES15760263T patent/ES2733502T3/es active Active
- 2015-07-23 CR CR20170035A patent/CR20170035A/es unknown
- 2015-07-23 CN CN201580053973.4A patent/CN106795165B/zh not_active Expired - Fee Related
- 2015-07-23 BR BR112017001334A patent/BR112017001334A2/pt not_active IP Right Cessation
- 2015-07-23 GE GEAP201814410A patent/GEAP201814410A/en unknown
- 2015-07-23 GE GEAP201514410A patent/GEP20196950B/en unknown
- 2015-07-23 MD MDA20170011A patent/MD20170011A2/ro not_active Application Discontinuation
- 2015-07-23 JP JP2017505836A patent/JP6506833B2/ja active Active
- 2015-07-23 EP EP15760263.2A patent/EP3177624B1/en active Active
- 2015-07-23 TN TN2017000031A patent/TN2017000031A1/en unknown
- 2015-07-23 CU CUP2017000007A patent/CU20170007A7/es unknown
- 2015-07-23 MX MX2017001565A patent/MX376283B/es active IP Right Grant
- 2015-07-23 AU AU2015298378A patent/AU2015298378B2/en not_active Ceased
- 2015-07-31 CA CA2899294A patent/CA2899294C/en not_active Expired - Fee Related
- 2015-08-04 US US14/817,606 patent/US9598421B2/en active Active
- 2015-08-05 TW TW105142733A patent/TWI629276B/zh not_active IP Right Cessation
- 2015-08-05 UY UY0001036257A patent/UY36257A/es not_active Application Discontinuation
- 2015-08-05 TW TW104125458A patent/TWI577681B/zh not_active IP Right Cessation
-
2017
- 2017-01-13 PH PH12017500095A patent/PH12017500095A1/en unknown
- 2017-02-02 CO CONC2017/0000980A patent/CO2017000980A2/es unknown
- 2017-02-03 EC ECIEPI20177336A patent/ECSP17007336A/es unknown
- 2017-02-03 DO DO2017000034A patent/DOP2017000034A/es unknown
- 2017-02-06 IL IL250478A patent/IL250478B/en active IP Right Grant
- 2017-02-07 US US15/426,423 patent/US10077269B2/en active Active
- 2017-02-09 SV SV2017005381A patent/SV2017005381A/es unknown
-
2018
- 2018-08-07 US US16/056,968 patent/US20180346475A1/en not_active Abandoned
- 2018-10-26 AU AU2018253590A patent/AU2018253590A1/en not_active Abandoned
-
2019
- 2019-03-29 JP JP2019065718A patent/JP2019163256A/ja active Pending
- 2019-04-16 IL IL266108A patent/IL266108A/en active IP Right Grant
- 2019-06-27 US US16/455,020 patent/US10669279B2/en active Active
-
2021
- 2021-03-10 JP JP2021037945A patent/JP7074903B2/ja active Active
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| ES2638850T3 (es) | Compuestos de azabenzimidazol como inhibidores de las isoenzimas de la PDE4 para el tratamiento de trastornos del SNC y otros trastornos | |
| US10669279B2 (en) | Imidazopyridazine compounds | |
| US10131669B2 (en) | Pyrazolopyrimidine compounds | |
| US10738063B2 (en) | 6,7-dihydro-5H-pyrazolo[5,1-b][1,3]oxazine-2-carboxamide compounds | |
| HK40058692A (en) | 6,7-dihydro-5h-pyrazolo[5,1-b][1,3]oxazine-2-carboxamide compounds | |
| HK1262295A1 (en) | 6,7-dihydro-5h-pyrazolo[5,1-b][1,3]oxazine-2-carboxamide compounds | |
| HK1262295B (en) | 6,7-dihydro-5h-pyrazolo[5,1-b][1,3]oxazine-2-carboxamide compounds | |
| OA19120A (en) | Imidazopyridazine compounds | |
| HK1237335B (en) | Imidazopyridazine compounds |