ES2750199T3 - Métodos para tratar el cáncer - Google Patents
Métodos para tratar el cáncer Download PDFInfo
- Publication number
- ES2750199T3 ES2750199T3 ES13786351T ES13786351T ES2750199T3 ES 2750199 T3 ES2750199 T3 ES 2750199T3 ES 13786351 T ES13786351 T ES 13786351T ES 13786351 T ES13786351 T ES 13786351T ES 2750199 T3 ES2750199 T3 ES 2750199T3
- Authority
- ES
- Spain
- Prior art keywords
- compound
- subject
- cells
- cancer
- cell
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 238000011282 treatment Methods 0.000 title claims abstract description 114
- 206010028980 Neoplasm Diseases 0.000 title claims description 259
- 201000011510 cancer Diseases 0.000 title claims description 129
- 238000000034 method Methods 0.000 title description 115
- 101000882127 Homo sapiens Histone-lysine N-methyltransferase EZH2 Proteins 0.000 claims abstract description 113
- 102100038970 Histone-lysine N-methyltransferase EZH2 Human genes 0.000 claims abstract description 109
- 150000003839 salts Chemical class 0.000 claims abstract description 56
- 239000003112 inhibitor Substances 0.000 claims abstract description 50
- 206010039491 Sarcoma Diseases 0.000 claims abstract description 12
- 201000005231 Epithelioid sarcoma Diseases 0.000 claims abstract description 11
- 230000014509 gene expression Effects 0.000 claims description 132
- 230000002829 reductive effect Effects 0.000 claims description 101
- 102100025746 SWI/SNF-related matrix-associated actin-dependent regulator of chromatin subfamily B member 1 Human genes 0.000 claims description 35
- 208000024891 symptom Diseases 0.000 claims description 31
- 101000835860 Homo sapiens SWI/SNF-related matrix-associated actin-dependent regulator of chromatin subfamily B member 1 Proteins 0.000 claims description 25
- 230000035772 mutation Effects 0.000 claims description 18
- 101150020330 ATRX gene Proteins 0.000 claims description 13
- 102100023931 Transcriptional regulator ATRX Human genes 0.000 claims description 13
- 108700042462 X-linked Nuclear Proteins 0.000 claims description 13
- 102100034580 AT-rich interactive domain-containing protein 1A Human genes 0.000 claims description 11
- 101000924266 Homo sapiens AT-rich interactive domain-containing protein 1A Proteins 0.000 claims description 11
- 230000004777 loss-of-function mutation Effects 0.000 claims description 9
- 238000012217 deletion Methods 0.000 claims description 7
- 230000037430 deletion Effects 0.000 claims description 7
- 238000003780 insertion Methods 0.000 claims description 3
- 230000037431 insertion Effects 0.000 claims description 3
- 230000001629 suppression Effects 0.000 claims 1
- 210000004027 cell Anatomy 0.000 description 241
- 150000001875 compounds Chemical class 0.000 description 228
- 108090000623 proteins and genes Proteins 0.000 description 141
- 229940126062 Compound A Drugs 0.000 description 127
- NLDMNSXOCDLTTB-UHFFFAOYSA-N Heterophylliin A Natural products O1C2COC(=O)C3=CC(O)=C(O)C(O)=C3C3=C(O)C(O)=C(O)C=C3C(=O)OC2C(OC(=O)C=2C=C(O)C(O)=C(O)C=2)C(O)C1OC(=O)C1=CC(O)=C(O)C(O)=C1 NLDMNSXOCDLTTB-UHFFFAOYSA-N 0.000 description 127
- -1 CKDN1A Proteins 0.000 description 109
- 230000005764 inhibitory process Effects 0.000 description 86
- 230000000694 effects Effects 0.000 description 56
- 150000001413 amino acids Chemical group 0.000 description 55
- 235000001014 amino acid Nutrition 0.000 description 54
- 239000000203 mixture Substances 0.000 description 54
- 230000006870 function Effects 0.000 description 51
- 239000000523 sample Substances 0.000 description 47
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 45
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 45
- 239000012453 solvate Substances 0.000 description 42
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 39
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 38
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 36
- 230000007423 decrease Effects 0.000 description 36
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 36
- 125000000217 alkyl group Chemical group 0.000 description 35
- 125000003118 aryl group Chemical group 0.000 description 35
- 239000000243 solution Substances 0.000 description 33
- 239000011541 reaction mixture Substances 0.000 description 32
- 210000001519 tissue Anatomy 0.000 description 30
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 29
- 238000006243 chemical reaction Methods 0.000 description 29
- 230000001965 increasing effect Effects 0.000 description 28
- 230000037361 pathway Effects 0.000 description 28
- 230000022131 cell cycle Effects 0.000 description 27
- 241000699670 Mus sp. Species 0.000 description 26
- 230000037433 frameshift Effects 0.000 description 26
- 230000004083 survival effect Effects 0.000 description 26
- 125000000304 alkynyl group Chemical group 0.000 description 25
- 125000003342 alkenyl group Chemical group 0.000 description 24
- 231100000221 frame shift mutation induction Toxicity 0.000 description 24
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 23
- 238000003556 assay Methods 0.000 description 23
- 125000001072 heteroaryl group Chemical group 0.000 description 23
- 239000007787 solid Substances 0.000 description 23
- 125000001424 substituent group Chemical group 0.000 description 23
- 125000004432 carbon atom Chemical group C* 0.000 description 21
- 201000010099 disease Diseases 0.000 description 21
- 238000005259 measurement Methods 0.000 description 21
- 230000004031 neuronal differentiation Effects 0.000 description 21
- 238000012360 testing method Methods 0.000 description 21
- 238000001057 Duncan's new multiple range test Methods 0.000 description 20
- 101100465401 Saccharomyces cerevisiae (strain ATCC 204508 / S288c) SCL1 gene Proteins 0.000 description 20
- 108090000765 processed proteins & peptides Proteins 0.000 description 20
- 230000004614 tumor growth Effects 0.000 description 20
- 206010025323 Lymphomas Diseases 0.000 description 19
- 125000004429 atom Chemical group 0.000 description 19
- 238000011534 incubation Methods 0.000 description 19
- 230000011987 methylation Effects 0.000 description 19
- 238000007069 methylation reaction Methods 0.000 description 19
- 108010033040 Histones Proteins 0.000 description 18
- 102000004169 proteins and genes Human genes 0.000 description 18
- 238000005160 1H NMR spectroscopy Methods 0.000 description 17
- 241001465754 Metazoa Species 0.000 description 17
- 108020004485 Nonsense Codon Proteins 0.000 description 17
- 230000006907 apoptotic process Effects 0.000 description 17
- 230000030833 cell death Effects 0.000 description 17
- 208000035475 disorder Diseases 0.000 description 17
- 230000037434 nonsense mutation Effects 0.000 description 17
- 150000007523 nucleic acids Chemical class 0.000 description 17
- 238000003786 synthesis reaction Methods 0.000 description 17
- 231100000673 dose–response relationship Toxicity 0.000 description 16
- 239000012071 phase Substances 0.000 description 16
- 235000018102 proteins Nutrition 0.000 description 16
- 239000002904 solvent Substances 0.000 description 16
- 244000060234 Gmelina philippensis Species 0.000 description 15
- 101000610551 Homo sapiens Prominin-1 Proteins 0.000 description 15
- 208000006994 Precancerous Conditions Diseases 0.000 description 15
- 238000000338 in vitro Methods 0.000 description 15
- 229910052757 nitrogen Inorganic materials 0.000 description 15
- 239000008194 pharmaceutical composition Substances 0.000 description 15
- 238000006467 substitution reaction Methods 0.000 description 15
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 14
- 238000002965 ELISA Methods 0.000 description 14
- DHMQDGOQFOQNFH-UHFFFAOYSA-N Glycine Chemical compound NCC(O)=O DHMQDGOQFOQNFH-UHFFFAOYSA-N 0.000 description 14
- 101000591201 Homo sapiens Receptor-type tyrosine-protein phosphatase kappa Proteins 0.000 description 14
- 102100040120 Prominin-1 Human genes 0.000 description 14
- 102100034089 Receptor-type tyrosine-protein phosphatase kappa Human genes 0.000 description 14
- 230000015572 biosynthetic process Effects 0.000 description 14
- 229910052799 carbon Inorganic materials 0.000 description 14
- LOKCTEFSRHRXRJ-UHFFFAOYSA-I dipotassium trisodium dihydrogen phosphate hydrogen phosphate dichloride Chemical compound P(=O)(O)(O)[O-].[K+].P(=O)(O)([O-])[O-].[Na+].[Na+].[Cl-].[K+].[Cl-].[Na+] LOKCTEFSRHRXRJ-UHFFFAOYSA-I 0.000 description 14
- 125000000623 heterocyclic group Chemical group 0.000 description 14
- 239000003981 vehicle Substances 0.000 description 14
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 13
- 102000004190 Enzymes Human genes 0.000 description 13
- 108090000790 Enzymes Proteins 0.000 description 13
- 125000003545 alkoxy group Chemical group 0.000 description 13
- 125000003917 carbamoyl group Chemical group [H]N([H])C(*)=O 0.000 description 13
- 102000004196 processed proteins & peptides Human genes 0.000 description 13
- 230000009467 reduction Effects 0.000 description 13
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 12
- 102100024352 Dedicator of cytokinesis protein 4 Human genes 0.000 description 12
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 12
- 108010036115 Histone Methyltransferases Proteins 0.000 description 12
- 101001052955 Homo sapiens Dedicator of cytokinesis protein 4 Proteins 0.000 description 12
- 108700025716 Tumor Suppressor Genes Proteins 0.000 description 12
- 238000004458 analytical method Methods 0.000 description 12
- 239000003814 drug Substances 0.000 description 12
- 235000019439 ethyl acetate Nutrition 0.000 description 12
- 238000004128 high performance liquid chromatography Methods 0.000 description 12
- 230000001939 inductive effect Effects 0.000 description 12
- BDAGIHXWWSANSR-UHFFFAOYSA-N methanoic acid Natural products OC=O BDAGIHXWWSANSR-UHFFFAOYSA-N 0.000 description 12
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 12
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 11
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 11
- MEFKEPWMEQBLKI-AIRLBKTGSA-N S-adenosyl-L-methioninate Chemical compound O[C@@H]1[C@H](O)[C@@H](C[S+](CC[C@H](N)C([O-])=O)C)O[C@H]1N1C2=NC=NC(N)=C2N=C1 MEFKEPWMEQBLKI-AIRLBKTGSA-N 0.000 description 11
- 102000044209 Tumor Suppressor Genes Human genes 0.000 description 11
- 108010016200 Zinc Finger Protein GLI1 Proteins 0.000 description 11
- 229960001570 ademetionine Drugs 0.000 description 11
- 230000001028 anti-proliverative effect Effects 0.000 description 11
- 230000004663 cell proliferation Effects 0.000 description 11
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 11
- 230000003247 decreasing effect Effects 0.000 description 11
- 239000003085 diluting agent Substances 0.000 description 11
- 150000002148 esters Chemical class 0.000 description 11
- ZDXPYRJPNDTMRX-UHFFFAOYSA-N glutamine Natural products OC(=O)C(N)CCC(N)=O ZDXPYRJPNDTMRX-UHFFFAOYSA-N 0.000 description 11
- 125000005842 heteroatom Chemical group 0.000 description 11
- 238000004949 mass spectrometry Methods 0.000 description 11
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 11
- 239000002953 phosphate buffered saline Substances 0.000 description 11
- 238000002360 preparation method Methods 0.000 description 11
- 239000000047 product Substances 0.000 description 11
- HEMHJVSKTPXQMS-UHFFFAOYSA-M sodium hydroxide Inorganic materials [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 11
- 229910052717 sulfur Inorganic materials 0.000 description 11
- 230000001225 therapeutic effect Effects 0.000 description 11
- 101001030211 Homo sapiens Myc proto-oncogene protein Proteins 0.000 description 10
- 102100038895 Myc proto-oncogene protein Human genes 0.000 description 10
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 10
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 10
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 10
- 102100035535 Zinc finger protein GLI1 Human genes 0.000 description 10
- 238000004113 cell culture Methods 0.000 description 10
- UQLDLKMNUJERMK-UHFFFAOYSA-L di(octadecanoyloxy)lead Chemical compound [Pb+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O UQLDLKMNUJERMK-UHFFFAOYSA-L 0.000 description 10
- 239000012091 fetal bovine serum Substances 0.000 description 10
- 238000009472 formulation Methods 0.000 description 10
- 239000012044 organic layer Substances 0.000 description 10
- 210000004881 tumor cell Anatomy 0.000 description 10
- 239000004475 Arginine Substances 0.000 description 9
- 108010009392 Cyclin-Dependent Kinase Inhibitor p16 Proteins 0.000 description 9
- 101000970561 Homo sapiens Myc box-dependent-interacting protein 1 Proteins 0.000 description 9
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 9
- ODKSFYDXXFIFQN-BYPYZUCNSA-P L-argininium(2+) Chemical compound NC(=[NH2+])NCCC[C@H]([NH3+])C(O)=O ODKSFYDXXFIFQN-BYPYZUCNSA-P 0.000 description 9
- 239000004743 Polypropylene Substances 0.000 description 9
- 108700028341 SMARCB1 Proteins 0.000 description 9
- 101150008214 SMARCB1 gene Proteins 0.000 description 9
- 102100033254 Tumor suppressor ARF Human genes 0.000 description 9
- 239000002253 acid Substances 0.000 description 9
- 125000004442 acylamino group Chemical group 0.000 description 9
- ODKSFYDXXFIFQN-UHFFFAOYSA-N arginine Natural products OC(=O)C(N)CCCNC(N)=N ODKSFYDXXFIFQN-UHFFFAOYSA-N 0.000 description 9
- 239000000872 buffer Substances 0.000 description 9
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 9
- 239000013068 control sample Substances 0.000 description 9
- 238000001514 detection method Methods 0.000 description 9
- 125000004663 dialkyl amino group Chemical group 0.000 description 9
- 239000003937 drug carrier Substances 0.000 description 9
- 230000012010 growth Effects 0.000 description 9
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 9
- 238000001727 in vivo Methods 0.000 description 9
- 230000002401 inhibitory effect Effects 0.000 description 9
- 102000039446 nucleic acids Human genes 0.000 description 9
- 108020004707 nucleic acids Proteins 0.000 description 9
- 210000002381 plasma Anatomy 0.000 description 9
- 229920001184 polypeptide Polymers 0.000 description 9
- 229920001155 polypropylene Polymers 0.000 description 9
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 description 9
- 238000002560 therapeutic procedure Methods 0.000 description 9
- 230000005760 tumorsuppression Effects 0.000 description 9
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 8
- 241000287828 Gallus gallus Species 0.000 description 8
- 108010030471 Histamine N-methyltransferase Proteins 0.000 description 8
- 102000006947 Histones Human genes 0.000 description 8
- 102100021970 Myc box-dependent-interacting protein 1 Human genes 0.000 description 8
- 229920001213 Polysorbate 20 Polymers 0.000 description 8
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 8
- 125000003282 alkyl amino group Chemical group 0.000 description 8
- 125000004947 alkyl aryl amino group Chemical group 0.000 description 8
- 125000002877 alkyl aryl group Chemical group 0.000 description 8
- 125000003806 alkyl carbonyl amino group Chemical group 0.000 description 8
- 125000001769 aryl amino group Chemical group 0.000 description 8
- 125000004658 aryl carbonyl amino group Chemical group 0.000 description 8
- 239000000090 biomarker Substances 0.000 description 8
- 125000001951 carbamoylamino group Chemical group C(N)(=O)N* 0.000 description 8
- 150000007942 carboxylates Chemical class 0.000 description 8
- 230000008859 change Effects 0.000 description 8
- 239000003153 chemical reaction reagent Substances 0.000 description 8
- 125000004986 diarylamino group Chemical group 0.000 description 8
- 229910052736 halogen Inorganic materials 0.000 description 8
- 150000002367 halogens Chemical class 0.000 description 8
- 230000009459 hedgehog signaling Effects 0.000 description 8
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 8
- 239000000463 material Substances 0.000 description 8
- 230000036470 plasma concentration Effects 0.000 description 8
- 239000000256 polyoxyethylene sorbitan monolaurate Substances 0.000 description 8
- 235000010486 polyoxyethylene sorbitan monolaurate Nutrition 0.000 description 8
- 238000009097 single-agent therapy Methods 0.000 description 8
- 239000000758 substrate Substances 0.000 description 8
- 239000000725 suspension Substances 0.000 description 8
- DTQVDTLACAAQTR-UHFFFAOYSA-N trifluoroacetic acid Substances OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 8
- 239000004471 Glycine Substances 0.000 description 7
- 108091028043 Nucleic acid sequence Proteins 0.000 description 7
- 229910019142 PO4 Inorganic materials 0.000 description 7
- 108010065129 Patched-1 Receptor Proteins 0.000 description 7
- 102000012850 Patched-1 Receptor Human genes 0.000 description 7
- 230000002159 abnormal effect Effects 0.000 description 7
- 125000005194 alkoxycarbonyloxy group Chemical group 0.000 description 7
- 125000005196 alkyl carbonyloxy group Chemical group 0.000 description 7
- 125000004644 alkyl sulfinyl group Chemical group 0.000 description 7
- 125000004414 alkyl thio group Chemical group 0.000 description 7
- 230000000259 anti-tumor effect Effects 0.000 description 7
- 125000005199 aryl carbonyloxy group Chemical group 0.000 description 7
- 125000005200 aryloxy carbonyloxy group Chemical group 0.000 description 7
- 230000004071 biological effect Effects 0.000 description 7
- 239000012472 biological sample Substances 0.000 description 7
- 229940098773 bovine serum albumin Drugs 0.000 description 7
- 230000006378 damage Effects 0.000 description 7
- 239000002552 dosage form Substances 0.000 description 7
- 210000003743 erythrocyte Anatomy 0.000 description 7
- 230000001394 metastastic effect Effects 0.000 description 7
- 206010061289 metastatic neoplasm Diseases 0.000 description 7
- 239000000546 pharmaceutical excipient Substances 0.000 description 7
- 235000021317 phosphate Nutrition 0.000 description 7
- 230000002062 proliferating effect Effects 0.000 description 7
- 230000035755 proliferation Effects 0.000 description 7
- 125000006239 protecting group Chemical group 0.000 description 7
- 229920006395 saturated elastomer Polymers 0.000 description 7
- BDHFUVZGWQCTTF-UHFFFAOYSA-M sulfonate Chemical compound [O-]S(=O)=O BDHFUVZGWQCTTF-UHFFFAOYSA-M 0.000 description 7
- 125000004434 sulfur atom Chemical group 0.000 description 7
- 238000003419 tautomerization reaction Methods 0.000 description 7
- 238000004809 thin layer chromatography Methods 0.000 description 7
- OSWFIVFLDKOXQC-UHFFFAOYSA-N 4-(3-methoxyphenyl)aniline Chemical compound COC1=CC=CC(C=2C=CC(N)=CC=2)=C1 OSWFIVFLDKOXQC-UHFFFAOYSA-N 0.000 description 6
- WHUUTDBJXJRKMK-UHFFFAOYSA-N Glutamic acid Natural products OC(=O)C(N)CCC(O)=O WHUUTDBJXJRKMK-UHFFFAOYSA-N 0.000 description 6
- KDXKERNSBIXSRK-UHFFFAOYSA-N Lysine Natural products NCCCCC(N)C(O)=O KDXKERNSBIXSRK-UHFFFAOYSA-N 0.000 description 6
- 239000004472 Lysine Substances 0.000 description 6
- 108091007790 NEDD8-activating enzyme E1 Proteins 0.000 description 6
- 208000015914 Non-Hodgkin lymphomas Diseases 0.000 description 6
- 241000283973 Oryctolagus cuniculus Species 0.000 description 6
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 6
- ZJUKTBDSGOFHSH-WFMPWKQPSA-N S-Adenosylhomocysteine Chemical compound O[C@@H]1[C@H](O)[C@@H](CSCC[C@H](N)C(O)=O)O[C@H]1N1C2=NC=NC(N)=C2N=C1 ZJUKTBDSGOFHSH-WFMPWKQPSA-N 0.000 description 6
- 125000004453 alkoxycarbonyl group Chemical group 0.000 description 6
- 125000004457 alkyl amino carbonyl group Chemical group 0.000 description 6
- 125000004448 alkyl carbonyl group Chemical group 0.000 description 6
- 125000004397 aminosulfonyl group Chemical group NS(=O)(=O)* 0.000 description 6
- 150000001450 anions Chemical class 0.000 description 6
- 239000008346 aqueous phase Substances 0.000 description 6
- 125000005129 aryl carbonyl group Chemical group 0.000 description 6
- 125000005110 aryl thio group Chemical group 0.000 description 6
- 125000000852 azido group Chemical group *N=[N+]=[N-] 0.000 description 6
- 210000004369 blood Anatomy 0.000 description 6
- 239000008280 blood Substances 0.000 description 6
- 230000001413 cellular effect Effects 0.000 description 6
- KRKNYBCHXYNGOX-UHFFFAOYSA-N citric acid Chemical compound OC(=O)CC(O)(C(O)=O)CC(O)=O KRKNYBCHXYNGOX-UHFFFAOYSA-N 0.000 description 6
- JNGZXGGOCLZBFB-IVCQMTBJSA-N compound E Chemical compound N([C@@H](C)C(=O)N[C@@H]1C(N(C)C2=CC=CC=C2C(C=2C=CC=CC=2)=N1)=O)C(=O)CC1=CC(F)=CC(F)=C1 JNGZXGGOCLZBFB-IVCQMTBJSA-N 0.000 description 6
- 239000013078 crystal Substances 0.000 description 6
- 229940079593 drug Drugs 0.000 description 6
- 235000019253 formic acid Nutrition 0.000 description 6
- 125000000524 functional group Chemical group 0.000 description 6
- 235000013922 glutamic acid Nutrition 0.000 description 6
- 239000004220 glutamic acid Substances 0.000 description 6
- 230000036541 health Effects 0.000 description 6
- 125000000592 heterocycloalkyl group Chemical group 0.000 description 6
- 125000001183 hydrocarbyl group Chemical group 0.000 description 6
- 230000003902 lesion Effects 0.000 description 6
- 230000001404 mediated effect Effects 0.000 description 6
- 239000002609 medium Substances 0.000 description 6
- NMLOSXSDLWFBKT-UHFFFAOYSA-N methyl 3-amino-5-bromo-2-methylbenzoate Chemical compound COC(=O)C1=CC(Br)=CC(N)=C1C NMLOSXSDLWFBKT-UHFFFAOYSA-N 0.000 description 6
- 108700024542 myc Genes Proteins 0.000 description 6
- 125000000449 nitro group Chemical group [O-][N+](*)=O 0.000 description 6
- 229910052760 oxygen Inorganic materials 0.000 description 6
- 210000003819 peripheral blood mononuclear cell Anatomy 0.000 description 6
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 6
- 239000010452 phosphate Substances 0.000 description 6
- 230000008569 process Effects 0.000 description 6
- 230000004043 responsiveness Effects 0.000 description 6
- 239000011734 sodium Substances 0.000 description 6
- 239000000126 substance Substances 0.000 description 6
- 239000006228 supernatant Substances 0.000 description 6
- DXUUJILVHXQDCV-UHFFFAOYSA-N 5-bromo-2-methyl-3-nitrobenzoic acid Chemical compound CC1=C(C(O)=O)C=C(Br)C=C1[N+]([O-])=O DXUUJILVHXQDCV-UHFFFAOYSA-N 0.000 description 5
- 102100024505 Bone morphogenetic protein 4 Human genes 0.000 description 5
- JGLMVXWAHNTPRF-CMDGGOBGSA-N CCN1N=C(C)C=C1C(=O)NC1=NC2=CC(=CC(OC)=C2N1C\C=C\CN1C(NC(=O)C2=CC(C)=NN2CC)=NC2=CC(=CC(OCCCN3CCOCC3)=C12)C(N)=O)C(N)=O Chemical compound CCN1N=C(C)C=C1C(=O)NC1=NC2=CC(=CC(OC)=C2N1C\C=C\CN1C(NC(=O)C2=CC(C)=NN2CC)=NC2=CC(=CC(OCCCN3CCOCC3)=C12)C(N)=O)C(N)=O JGLMVXWAHNTPRF-CMDGGOBGSA-N 0.000 description 5
- 108020004414 DNA Proteins 0.000 description 5
- 102100028092 Homeobox protein Nkx-3.1 Human genes 0.000 description 5
- 101000762379 Homo sapiens Bone morphogenetic protein 4 Proteins 0.000 description 5
- 101000578249 Homo sapiens Homeobox protein Nkx-3.1 Proteins 0.000 description 5
- 102000016397 Methyltransferase Human genes 0.000 description 5
- 108060004795 Methyltransferase Proteins 0.000 description 5
- 108010047956 Nucleosomes Proteins 0.000 description 5
- 241000700159 Rattus Species 0.000 description 5
- 230000018199 S phase Effects 0.000 description 5
- 238000011579 SCID mouse model Methods 0.000 description 5
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 5
- QAOWNCQODCNURD-UHFFFAOYSA-L Sulfate Chemical compound [O-]S([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-L 0.000 description 5
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 5
- 230000009471 action Effects 0.000 description 5
- 125000002252 acyl group Chemical group 0.000 description 5
- 125000001931 aliphatic group Chemical group 0.000 description 5
- 125000004691 alkyl thio carbonyl group Chemical group 0.000 description 5
- 238000010171 animal model Methods 0.000 description 5
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 5
- 230000037396 body weight Effects 0.000 description 5
- 238000001516 cell proliferation assay Methods 0.000 description 5
- 238000004440 column chromatography Methods 0.000 description 5
- 125000004093 cyano group Chemical group *C#N 0.000 description 5
- 125000004473 dialkylaminocarbonyl group Chemical group 0.000 description 5
- 239000000706 filtrate Substances 0.000 description 5
- IXCSERBJSXMMFS-UHFFFAOYSA-N hydrogen chloride Substances Cl.Cl IXCSERBJSXMMFS-UHFFFAOYSA-N 0.000 description 5
- 229910000041 hydrogen chloride Inorganic materials 0.000 description 5
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 5
- 230000007246 mechanism Effects 0.000 description 5
- UPBDNPCJIJAMPI-UHFFFAOYSA-N methyl 5-bromo-2-methyl-3-nitrobenzoate Chemical compound COC(=O)C1=CC(Br)=CC([N+]([O-])=O)=C1C UPBDNPCJIJAMPI-UHFFFAOYSA-N 0.000 description 5
- 125000002950 monocyclic group Chemical group 0.000 description 5
- 125000004433 nitrogen atom Chemical group N* 0.000 description 5
- 210000001623 nucleosome Anatomy 0.000 description 5
- 125000004430 oxygen atom Chemical group O* 0.000 description 5
- ACVYVLVWPXVTIT-UHFFFAOYSA-M phosphinate Chemical compound [O-][PH2]=O ACVYVLVWPXVTIT-UHFFFAOYSA-M 0.000 description 5
- UEZVMMHDMIWARA-UHFFFAOYSA-M phosphonate Chemical compound [O-]P(=O)=O UEZVMMHDMIWARA-UHFFFAOYSA-M 0.000 description 5
- 230000035945 sensitivity Effects 0.000 description 5
- 235000017557 sodium bicarbonate Nutrition 0.000 description 5
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 5
- 229910000029 sodium carbonate Inorganic materials 0.000 description 5
- 235000017550 sodium carbonate Nutrition 0.000 description 5
- 238000003756 stirring Methods 0.000 description 5
- 229960005322 streptomycin Drugs 0.000 description 5
- 238000007920 subcutaneous administration Methods 0.000 description 5
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 description 5
- 238000005406 washing Methods 0.000 description 5
- YBJHBAHKTGYVGT-ZKWXMUAHSA-N (+)-Biotin Chemical compound N1C(=O)N[C@@H]2[C@H](CCCCC(=O)O)SC[C@@H]21 YBJHBAHKTGYVGT-ZKWXMUAHSA-N 0.000 description 4
- SCYULBFZEHDVBN-UHFFFAOYSA-N 1,1-Dichloroethane Chemical compound CC(Cl)Cl SCYULBFZEHDVBN-UHFFFAOYSA-N 0.000 description 4
- LMDZBCPBFSXMTL-UHFFFAOYSA-N 1-ethyl-3-(3-dimethylaminopropyl)carbodiimide Chemical compound CCN=C=NCCCN(C)C LMDZBCPBFSXMTL-UHFFFAOYSA-N 0.000 description 4
- IKHGUXGNUITLKF-UHFFFAOYSA-N Acetaldehyde Chemical compound CC=O IKHGUXGNUITLKF-UHFFFAOYSA-N 0.000 description 4
- 206010069754 Acquired gene mutation Diseases 0.000 description 4
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 4
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 4
- DCXYFEDJOCDNAF-UHFFFAOYSA-N Asparagine Natural products OC(=O)C(N)CC(N)=O DCXYFEDJOCDNAF-UHFFFAOYSA-N 0.000 description 4
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 4
- 108010077544 Chromatin Proteins 0.000 description 4
- 102100026981 DCN1-like protein 3 Human genes 0.000 description 4
- 101000911716 Homo sapiens DCN1-like protein 3 Proteins 0.000 description 4
- 101000957259 Homo sapiens Mitotic spindle assembly checkpoint protein MAD2A Proteins 0.000 description 4
- 101000702559 Homo sapiens Probable global transcription activator SNF2L2 Proteins 0.000 description 4
- FFEARJCKVFRZRR-BYPYZUCNSA-N L-methionine Chemical compound CSCC[C@H](N)C(O)=O FFEARJCKVFRZRR-BYPYZUCNSA-N 0.000 description 4
- 206010027476 Metastases Diseases 0.000 description 4
- 102100038792 Mitotic spindle assembly checkpoint protein MAD2A Human genes 0.000 description 4
- 102100031021 Probable global transcription activator SNF2L2 Human genes 0.000 description 4
- SMWDFEZZVXVKRB-UHFFFAOYSA-N Quinoline Chemical compound N1=CC=CC2=CC=CC=C21 SMWDFEZZVXVKRB-UHFFFAOYSA-N 0.000 description 4
- 239000012980 RPMI-1640 medium Substances 0.000 description 4
- 238000012288 TUNEL assay Methods 0.000 description 4
- DHXVGJBLRPWPCS-UHFFFAOYSA-N Tetrahydropyran Chemical compound C1CCOCC1 DHXVGJBLRPWPCS-UHFFFAOYSA-N 0.000 description 4
- 150000001408 amides Chemical class 0.000 description 4
- 229940024606 amino acid Drugs 0.000 description 4
- 125000003277 amino group Chemical group 0.000 description 4
- 238000011319 anticancer therapy Methods 0.000 description 4
- 229910052786 argon Inorganic materials 0.000 description 4
- 235000009582 asparagine Nutrition 0.000 description 4
- 229960001230 asparagine Drugs 0.000 description 4
- 230000008901 benefit Effects 0.000 description 4
- 125000002619 bicyclic group Chemical group 0.000 description 4
- 230000027455 binding Effects 0.000 description 4
- 210000001185 bone marrow Anatomy 0.000 description 4
- 229910002091 carbon monoxide Inorganic materials 0.000 description 4
- 150000001768 cations Chemical class 0.000 description 4
- 230000003833 cell viability Effects 0.000 description 4
- 238000012054 celltiter-glo Methods 0.000 description 4
- 210000003483 chromatin Anatomy 0.000 description 4
- 239000011248 coating agent Substances 0.000 description 4
- 238000000576 coating method Methods 0.000 description 4
- 230000000875 corresponding effect Effects 0.000 description 4
- 125000000753 cycloalkyl group Chemical group 0.000 description 4
- 231100000433 cytotoxic Toxicity 0.000 description 4
- 230000001472 cytotoxic effect Effects 0.000 description 4
- 230000001419 dependent effect Effects 0.000 description 4
- UREBDLICKHMUKA-CXSFZGCWSA-N dexamethasone Chemical compound C1CC2=CC(=O)C=C[C@]2(C)[C@]2(F)[C@@H]1[C@@H]1C[C@@H](C)[C@@](C(=O)CO)(O)[C@@]1(C)C[C@@H]2O UREBDLICKHMUKA-CXSFZGCWSA-N 0.000 description 4
- 229960003957 dexamethasone Drugs 0.000 description 4
- 239000006185 dispersion Substances 0.000 description 4
- VHJLVAABSRFDPM-QWWZWVQMSA-N dithiothreitol Chemical compound SC[C@@H](O)[C@H](O)CS VHJLVAABSRFDPM-QWWZWVQMSA-N 0.000 description 4
- 238000005516 engineering process Methods 0.000 description 4
- 239000000284 extract Substances 0.000 description 4
- 239000000499 gel Substances 0.000 description 4
- 230000002068 genetic effect Effects 0.000 description 4
- 125000000291 glutamic acid group Chemical class N[C@@H](CCC(O)=O)C(=O)* 0.000 description 4
- 235000011187 glycerol Nutrition 0.000 description 4
- 238000003364 immunohistochemistry Methods 0.000 description 4
- 239000004615 ingredient Substances 0.000 description 4
- 230000000977 initiatory effect Effects 0.000 description 4
- 230000000670 limiting effect Effects 0.000 description 4
- 239000006166 lysate Substances 0.000 description 4
- 239000012528 membrane Substances 0.000 description 4
- 210000004379 membrane Anatomy 0.000 description 4
- 230000009401 metastasis Effects 0.000 description 4
- 229930182817 methionine Natural products 0.000 description 4
- 244000005700 microbiome Species 0.000 description 4
- UHOVQNZJYSORNB-UHFFFAOYSA-N monobenzene Natural products C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 description 4
- 231100000252 nontoxic Toxicity 0.000 description 4
- 230000003000 nontoxic effect Effects 0.000 description 4
- 239000012074 organic phase Substances 0.000 description 4
- 238000003752 polymerase chain reaction Methods 0.000 description 4
- 239000000843 powder Substances 0.000 description 4
- 125000002755 pyrazolinyl group Chemical group 0.000 description 4
- 230000002285 radioactive effect Effects 0.000 description 4
- 239000002994 raw material Substances 0.000 description 4
- 208000016691 refractory malignant neoplasm Diseases 0.000 description 4
- 230000001105 regulatory effect Effects 0.000 description 4
- 238000012163 sequencing technique Methods 0.000 description 4
- 210000003491 skin Anatomy 0.000 description 4
- 239000012321 sodium triacetoxyborohydride Substances 0.000 description 4
- 230000037439 somatic mutation Effects 0.000 description 4
- 125000003003 spiro group Chemical group 0.000 description 4
- 230000000638 stimulation Effects 0.000 description 4
- 239000003826 tablet Substances 0.000 description 4
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 4
- 125000002813 thiocarbonyl group Chemical group *C(*)=S 0.000 description 4
- CDKIEBFIMCSCBB-UHFFFAOYSA-N 1-(6,7-dimethoxy-3,4-dihydro-1h-isoquinolin-2-yl)-3-(1-methyl-2-phenylpyrrolo[2,3-b]pyridin-3-yl)prop-2-en-1-one;hydrochloride Chemical compound Cl.C1C=2C=C(OC)C(OC)=CC=2CCN1C(=O)C=CC(C1=CC=CN=C1N1C)=C1C1=CC=CC=C1 CDKIEBFIMCSCBB-UHFFFAOYSA-N 0.000 description 3
- 102100030489 15-hydroxyprostaglandin dehydrogenase [NAD(+)] Human genes 0.000 description 3
- 108010073030 25-Hydroxyvitamin D3 1-alpha-Hydroxylase Proteins 0.000 description 3
- 102000009069 25-Hydroxyvitamin D3 1-alpha-Hydroxylase Human genes 0.000 description 3
- UAIUNKRWKOVEES-UHFFFAOYSA-N 3,3',5,5'-tetramethylbenzidine Chemical compound CC1=C(N)C(C)=CC(C=2C=C(C)C(N)=C(C)C=2)=C1 UAIUNKRWKOVEES-UHFFFAOYSA-N 0.000 description 3
- GUDJFFQZIISQJB-UHFFFAOYSA-N 4-cyano-5-(3,5-dichloropyridin-4-yl)sulfanyl-n-(4-methylsulfonylphenyl)thiophene-2-carboxamide Chemical compound C1=CC(S(=O)(=O)C)=CC=C1NC(=O)C(S1)=CC(C#N)=C1SC1=C(Cl)C=NC=C1Cl GUDJFFQZIISQJB-UHFFFAOYSA-N 0.000 description 3
- 102000000872 ATM Human genes 0.000 description 3
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 3
- 102100034540 Adenomatous polyposis coli protein Human genes 0.000 description 3
- 108010004586 Ataxia Telangiectasia Mutated Proteins Proteins 0.000 description 3
- 102100035901 BICD family-like cargo adapter 1 Human genes 0.000 description 3
- WVDDGKGOMKODPV-UHFFFAOYSA-N Benzyl alcohol Chemical compound OCC1=CC=CC=C1 WVDDGKGOMKODPV-UHFFFAOYSA-N 0.000 description 3
- 102100024506 Bone morphogenetic protein 2 Human genes 0.000 description 3
- 102100022544 Bone morphogenetic protein 7 Human genes 0.000 description 3
- 102100028226 COUP transcription factor 2 Human genes 0.000 description 3
- 102100029968 Calreticulin Human genes 0.000 description 3
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 3
- 102100036568 Cell cycle and apoptosis regulator protein 2 Human genes 0.000 description 3
- 229940123587 Cell cycle inhibitor Drugs 0.000 description 3
- 102100032402 Charged multivesicular body protein 1a Human genes 0.000 description 3
- 102100040484 Claspin Human genes 0.000 description 3
- 108010025468 Cyclin-Dependent Kinase 6 Proteins 0.000 description 3
- 108010009356 Cyclin-Dependent Kinase Inhibitor p15 Proteins 0.000 description 3
- 102000009512 Cyclin-Dependent Kinase Inhibitor p15 Human genes 0.000 description 3
- 108010009367 Cyclin-Dependent Kinase Inhibitor p18 Proteins 0.000 description 3
- 102000009503 Cyclin-Dependent Kinase Inhibitor p18 Human genes 0.000 description 3
- 108010009361 Cyclin-Dependent Kinase Inhibitor p19 Proteins 0.000 description 3
- 102000009506 Cyclin-Dependent Kinase Inhibitor p19 Human genes 0.000 description 3
- 108010016788 Cyclin-Dependent Kinase Inhibitor p21 Proteins 0.000 description 3
- 108010016777 Cyclin-Dependent Kinase Inhibitor p27 Proteins 0.000 description 3
- 102000000577 Cyclin-Dependent Kinase Inhibitor p27 Human genes 0.000 description 3
- 102100036329 Cyclin-dependent kinase 3 Human genes 0.000 description 3
- 102100026804 Cyclin-dependent kinase 6 Human genes 0.000 description 3
- 102100033270 Cyclin-dependent kinase inhibitor 1 Human genes 0.000 description 3
- 102100038492 Cytokine receptor-like factor 3 Human genes 0.000 description 3
- 102100033072 DNA replication ATP-dependent helicase DNA2 Human genes 0.000 description 3
- 102100025450 DNA replication factor Cdt1 Human genes 0.000 description 3
- 102100024099 Disks large homolog 1 Human genes 0.000 description 3
- 102100031480 Dual specificity mitogen-activated protein kinase kinase 1 Human genes 0.000 description 3
- 102100023115 Dual specificity tyrosine-phosphorylation-regulated kinase 2 Human genes 0.000 description 3
- 102100039627 E3 ubiquitin-protein ligase RNF167 Human genes 0.000 description 3
- 102100021084 Forkhead box protein C1 Human genes 0.000 description 3
- YLQBMQCUIZJEEH-UHFFFAOYSA-N Furan Chemical group C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 3
- 102100029974 GTPase HRas Human genes 0.000 description 3
- 108010010803 Gelatin Proteins 0.000 description 3
- 102100039956 Geminin Human genes 0.000 description 3
- 102100039289 Glial fibrillary acidic protein Human genes 0.000 description 3
- 101710193519 Glial fibrillary acidic protein Proteins 0.000 description 3
- 102100036683 Growth arrest-specific protein 1 Human genes 0.000 description 3
- 102000016052 HEXIM2 Human genes 0.000 description 3
- 108050004369 HEXIM2 Proteins 0.000 description 3
- 102000011787 Histone Methyltransferases Human genes 0.000 description 3
- 102100030941 Homeobox even-skipped homolog protein 1 Human genes 0.000 description 3
- 101001126430 Homo sapiens 15-hydroxyprostaglandin dehydrogenase [NAD(+)] Proteins 0.000 description 3
- 101000924577 Homo sapiens Adenomatous polyposis coli protein Proteins 0.000 description 3
- 101000873626 Homo sapiens BICD family-like cargo adapter 1 Proteins 0.000 description 3
- 101000933342 Homo sapiens BMP/retinoic acid-inducible neural-specific protein 1 Proteins 0.000 description 3
- 101000762366 Homo sapiens Bone morphogenetic protein 2 Proteins 0.000 description 3
- 101000899361 Homo sapiens Bone morphogenetic protein 7 Proteins 0.000 description 3
- 101000860860 Homo sapiens COUP transcription factor 2 Proteins 0.000 description 3
- 101000793651 Homo sapiens Calreticulin Proteins 0.000 description 3
- 101000715194 Homo sapiens Cell cycle and apoptosis regulator protein 2 Proteins 0.000 description 3
- 101000750011 Homo sapiens Claspin Proteins 0.000 description 3
- 101000945639 Homo sapiens Cyclin-dependent kinase inhibitor 3 Proteins 0.000 description 3
- 101000956444 Homo sapiens Cytokine receptor-like factor 3 Proteins 0.000 description 3
- 101000927313 Homo sapiens DNA replication ATP-dependent helicase DNA2 Proteins 0.000 description 3
- 101000914265 Homo sapiens DNA replication factor Cdt1 Proteins 0.000 description 3
- 101001053984 Homo sapiens Disks large homolog 1 Proteins 0.000 description 3
- 101000951365 Homo sapiens Disks large-associated protein 5 Proteins 0.000 description 3
- 101001049990 Homo sapiens Dual specificity tyrosine-phosphorylation-regulated kinase 2 Proteins 0.000 description 3
- 101000670535 Homo sapiens E3 ubiquitin-protein ligase RNF167 Proteins 0.000 description 3
- 101000818310 Homo sapiens Forkhead box protein C1 Proteins 0.000 description 3
- 101000584633 Homo sapiens GTPase HRas Proteins 0.000 description 3
- 101000886596 Homo sapiens Geminin Proteins 0.000 description 3
- 101001072723 Homo sapiens Growth arrest-specific protein 1 Proteins 0.000 description 3
- 101000938552 Homo sapiens Homeobox even-skipped homolog protein 1 Proteins 0.000 description 3
- 101001046870 Homo sapiens Hypoxia-inducible factor 1-alpha Proteins 0.000 description 3
- 101000599940 Homo sapiens Interferon gamma Proteins 0.000 description 3
- 101000598002 Homo sapiens Interferon regulatory factor 1 Proteins 0.000 description 3
- 101001011446 Homo sapiens Interferon regulatory factor 6 Proteins 0.000 description 3
- 101001010600 Homo sapiens Interleukin-12 subunit alpha Proteins 0.000 description 3
- 101000852992 Homo sapiens Interleukin-12 subunit beta Proteins 0.000 description 3
- 101001006787 Homo sapiens Kinesin-like protein KIF7 Proteins 0.000 description 3
- 101001020548 Homo sapiens LIM/homeobox protein Lhx1 Proteins 0.000 description 3
- 101000619910 Homo sapiens LIM/homeobox protein Lhx6 Proteins 0.000 description 3
- 101000619927 Homo sapiens LIM/homeobox protein Lhx9 Proteins 0.000 description 3
- 101000582631 Homo sapiens Menin Proteins 0.000 description 3
- 101000882884 Homo sapiens Mitochondrial tRNA methylthiotransferase CDK5RAP1 Proteins 0.000 description 3
- 101000958409 Homo sapiens Mitogen-activated protein kinase kinase kinase 10 Proteins 0.000 description 3
- 101000801664 Homo sapiens Nucleoprotein TPR Proteins 0.000 description 3
- 101001128739 Homo sapiens Nucleoside diphosphate kinase 6 Proteins 0.000 description 3
- 101000601661 Homo sapiens Paired box protein Pax-7 Proteins 0.000 description 3
- 101000945735 Homo sapiens Parafibromin Proteins 0.000 description 3
- 101000738239 Homo sapiens Patched domain-containing protein 1 Proteins 0.000 description 3
- 101001066878 Homo sapiens Polyribonucleotide nucleotidyltransferase 1, mitochondrial Proteins 0.000 description 3
- 101000578474 Homo sapiens Polyunsaturated fatty acid lipoxygenase ALOX15B Proteins 0.000 description 3
- 101000706243 Homo sapiens Prominin-2 Proteins 0.000 description 3
- 101000933607 Homo sapiens Protein BTG3 Proteins 0.000 description 3
- 101001021281 Homo sapiens Protein HEXIM1 Proteins 0.000 description 3
- 101000573199 Homo sapiens Protein PML Proteins 0.000 description 3
- 101000617017 Homo sapiens Protein scribble homolog Proteins 0.000 description 3
- 101000781955 Homo sapiens Proto-oncogene Wnt-1 Proteins 0.000 description 3
- 101000712958 Homo sapiens Ras association domain-containing protein 1 Proteins 0.000 description 3
- 101001092185 Homo sapiens Regulator of cell cycle RGCC Proteins 0.000 description 3
- 101000944921 Homo sapiens Ribosomal protein S6 kinase alpha-2 Proteins 0.000 description 3
- 101000598783 Homo sapiens SCRIB overlapping open reading frame protein Proteins 0.000 description 3
- 101000939549 Homo sapiens Serine/threonine-protein kinase Kist Proteins 0.000 description 3
- 101001047642 Homo sapiens Serine/threonine-protein kinase LATS1 Proteins 0.000 description 3
- 101001047637 Homo sapiens Serine/threonine-protein kinase LATS2 Proteins 0.000 description 3
- 101000628562 Homo sapiens Serine/threonine-protein kinase STK11 Proteins 0.000 description 3
- 101000628885 Homo sapiens Suppressor of fused homolog Proteins 0.000 description 3
- 101000652995 Homo sapiens THAP domain-containing protein 5 Proteins 0.000 description 3
- 101000653435 Homo sapiens Tectonic-3 Proteins 0.000 description 3
- 101000659879 Homo sapiens Thrombospondin-1 Proteins 0.000 description 3
- 101000819111 Homo sapiens Trans-acting T-cell-specific transcription factor GATA-3 Proteins 0.000 description 3
- 101000702545 Homo sapiens Transcription activator BRG1 Proteins 0.000 description 3
- 101000596771 Homo sapiens Transcription factor 7-like 2 Proteins 0.000 description 3
- 101000835018 Homo sapiens Transcription factor AP-4 Proteins 0.000 description 3
- 101000687905 Homo sapiens Transcription factor SOX-2 Proteins 0.000 description 3
- 101000674710 Homo sapiens Transcription initiation factor TFIID subunit 6 Proteins 0.000 description 3
- 101000595534 Homo sapiens Transforming growth factor beta regulator 1 Proteins 0.000 description 3
- 101000635938 Homo sapiens Transforming growth factor beta-1 proprotein Proteins 0.000 description 3
- 101001022129 Homo sapiens Tyrosine-protein kinase Fyn Proteins 0.000 description 3
- 101001135565 Homo sapiens Tyrosine-protein phosphatase non-receptor type 3 Proteins 0.000 description 3
- 101000759994 Homo sapiens Ubiquitin carboxyl-terminal hydrolase 47 Proteins 0.000 description 3
- 101000854918 Homo sapiens WD repeat-containing protein 6 Proteins 0.000 description 3
- 101150069138 HtrA2 gene Proteins 0.000 description 3
- 102100022875 Hypoxia-inducible factor 1-alpha Human genes 0.000 description 3
- 108091058560 IL8 Proteins 0.000 description 3
- 102100027004 Inhibin beta A chain Human genes 0.000 description 3
- 102100037850 Interferon gamma Human genes 0.000 description 3
- 102100036981 Interferon regulatory factor 1 Human genes 0.000 description 3
- 102100030130 Interferon regulatory factor 6 Human genes 0.000 description 3
- 102100030698 Interleukin-12 subunit alpha Human genes 0.000 description 3
- 102100036701 Interleukin-12 subunit beta Human genes 0.000 description 3
- 102000004890 Interleukin-8 Human genes 0.000 description 3
- 108090001007 Interleukin-8 Proteins 0.000 description 3
- 108010044467 Isoenzymes Proteins 0.000 description 3
- 102100027929 Kinesin-like protein KIF7 Human genes 0.000 description 3
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 3
- 102100036133 LIM/homeobox protein Lhx1 Human genes 0.000 description 3
- 102100022098 LIM/homeobox protein Lhx6 Human genes 0.000 description 3
- 102100022141 LIM/homeobox protein Lhx9 Human genes 0.000 description 3
- 108010068342 MAP Kinase Kinase 1 Proteins 0.000 description 3
- 241000124008 Mammalia Species 0.000 description 3
- 102100030550 Menin Human genes 0.000 description 3
- 102100038450 Mitochondrial tRNA methylthiotransferase CDK5RAP1 Human genes 0.000 description 3
- 102100038243 Mitogen-activated protein kinase kinase kinase 10 Human genes 0.000 description 3
- 102100025748 Mothers against decapentaplegic homolog 3 Human genes 0.000 description 3
- 101710143111 Mothers against decapentaplegic homolog 3 Proteins 0.000 description 3
- 241000699666 Mus <mouse, genus> Species 0.000 description 3
- 101100236401 Mus musculus Map3k20 gene Proteins 0.000 description 3
- 102000038427 NEDD8-activating enzyme E1 Human genes 0.000 description 3
- 238000005481 NMR spectroscopy Methods 0.000 description 3
- 102000001756 Notch2 Receptor Human genes 0.000 description 3
- 108010029751 Notch2 Receptor Proteins 0.000 description 3
- 102100033615 Nucleoprotein TPR Human genes 0.000 description 3
- 102100032113 Nucleoside diphosphate kinase 6 Human genes 0.000 description 3
- 108091034117 Oligonucleotide Proteins 0.000 description 3
- 108010032788 PAX6 Transcription Factor Proteins 0.000 description 3
- 108010011536 PTEN Phosphohydrolase Proteins 0.000 description 3
- 102000014160 PTEN Phosphohydrolase Human genes 0.000 description 3
- 102100037506 Paired box protein Pax-6 Human genes 0.000 description 3
- 102100037503 Paired box protein Pax-7 Human genes 0.000 description 3
- 102100034743 Parafibromin Human genes 0.000 description 3
- 102100037892 Patched domain-containing protein 1 Human genes 0.000 description 3
- 102100034410 Polyribonucleotide nucleotidyltransferase 1, mitochondrial Human genes 0.000 description 3
- 102100027921 Polyunsaturated fatty acid lipoxygenase ALOX15B Human genes 0.000 description 3
- 102100031190 Prominin-2 Human genes 0.000 description 3
- 102100026035 Protein BTG3 Human genes 0.000 description 3
- 102100036307 Protein HEXIM1 Human genes 0.000 description 3
- 102000055027 Protein Methyltransferases Human genes 0.000 description 3
- 108700040121 Protein Methyltransferases Proteins 0.000 description 3
- 102100026375 Protein PML Human genes 0.000 description 3
- 102100021674 Protein scribble homolog Human genes 0.000 description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 3
- 102100033243 Ras association domain-containing protein 1 Human genes 0.000 description 3
- 206010070308 Refractory cancer Diseases 0.000 description 3
- 102100035542 Regulator of cell cycle RGCC Human genes 0.000 description 3
- 102100033534 Ribosomal protein S6 kinase alpha-2 Human genes 0.000 description 3
- 102100021117 Serine protease HTRA2, mitochondrial Human genes 0.000 description 3
- 102100029680 Serine/threonine-protein kinase Kist Human genes 0.000 description 3
- 102100024031 Serine/threonine-protein kinase LATS1 Human genes 0.000 description 3
- 102100024043 Serine/threonine-protein kinase LATS2 Human genes 0.000 description 3
- 102100031463 Serine/threonine-protein kinase PLK1 Human genes 0.000 description 3
- 102100026715 Serine/threonine-protein kinase STK11 Human genes 0.000 description 3
- 206010041067 Small cell lung cancer Diseases 0.000 description 3
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 3
- 102100026939 Suppressor of fused homolog Human genes 0.000 description 3
- 102100030952 THAP domain-containing protein 5 Human genes 0.000 description 3
- 102100030785 Tectonic-3 Human genes 0.000 description 3
- 108010033711 Telomeric Repeat Binding Protein 1 Proteins 0.000 description 3
- 102100036497 Telomeric repeat-binding factor 1 Human genes 0.000 description 3
- 102100036034 Thrombospondin-1 Human genes 0.000 description 3
- 102100021386 Trans-acting T-cell-specific transcription factor GATA-3 Human genes 0.000 description 3
- 102100031027 Transcription activator BRG1 Human genes 0.000 description 3
- 102100035101 Transcription factor 7-like 2 Human genes 0.000 description 3
- 102100026154 Transcription factor AP-4 Human genes 0.000 description 3
- 102100024270 Transcription factor SOX-2 Human genes 0.000 description 3
- 102100021170 Transcription initiation factor TFIID subunit 6 Human genes 0.000 description 3
- 102100036078 Transforming growth factor beta regulator 1 Human genes 0.000 description 3
- 102100030742 Transforming growth factor beta-1 proprotein Human genes 0.000 description 3
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 3
- 108010078814 Tumor Suppressor Protein p53 Proteins 0.000 description 3
- 102000015098 Tumor Suppressor Protein p53 Human genes 0.000 description 3
- 102100035221 Tyrosine-protein kinase Fyn Human genes 0.000 description 3
- 102100033131 Tyrosine-protein phosphatase non-receptor type 3 Human genes 0.000 description 3
- 102100025029 Ubiquitin carboxyl-terminal hydrolase 47 Human genes 0.000 description 3
- 102100020706 WD repeat-containing protein 6 Human genes 0.000 description 3
- 102000052547 Wnt-1 Human genes 0.000 description 3
- 108010088665 Zinc Finger Protein Gli2 Proteins 0.000 description 3
- 102100035558 Zinc finger protein GLI2 Human genes 0.000 description 3
- JLCPHMBAVCMARE-UHFFFAOYSA-N [3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[3-[[5-(2-amino-6-oxo-1H-purin-9-yl)-3-[[3-[[3-[[3-[[3-[[3-[[5-(2-amino-6-oxo-1H-purin-9-yl)-3-[[5-(2-amino-6-oxo-1H-purin-9-yl)-3-hydroxyoxolan-2-yl]methoxy-hydroxyphosphoryl]oxyoxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxyoxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(5-methyl-2,4-dioxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(6-aminopurin-9-yl)oxolan-2-yl]methoxy-hydroxyphosphoryl]oxy-5-(4-amino-2-oxopyrimidin-1-yl)oxolan-2-yl]methyl [5-(6-aminopurin-9-yl)-2-(hydroxymethyl)oxolan-3-yl] hydrogen phosphate Polymers Cc1cn(C2CC(OP(O)(=O)OCC3OC(CC3OP(O)(=O)OCC3OC(CC3O)n3cnc4c3nc(N)[nH]c4=O)n3cnc4c3nc(N)[nH]c4=O)C(COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3COP(O)(=O)OC3CC(OC3CO)n3cnc4c(N)ncnc34)n3ccc(N)nc3=O)n3cnc4c(N)ncnc34)n3ccc(N)nc3=O)n3ccc(N)nc3=O)n3ccc(N)nc3=O)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)n3cc(C)c(=O)[nH]c3=O)n3cc(C)c(=O)[nH]c3=O)n3ccc(N)nc3=O)n3cc(C)c(=O)[nH]c3=O)n3cnc4c3nc(N)[nH]c4=O)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)n3cnc4c(N)ncnc34)O2)c(=O)[nH]c1=O JLCPHMBAVCMARE-UHFFFAOYSA-N 0.000 description 3
- 230000002378 acidificating effect Effects 0.000 description 3
- 150000001412 amines Chemical class 0.000 description 3
- 230000001640 apoptogenic effect Effects 0.000 description 3
- 239000012911 assay medium Substances 0.000 description 3
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 3
- 229960002685 biotin Drugs 0.000 description 3
- 239000011616 biotin Substances 0.000 description 3
- 239000002775 capsule Substances 0.000 description 3
- 150000001735 carboxylic acids Chemical class 0.000 description 3
- 108700021031 cdc Genes Proteins 0.000 description 3
- 230000032823 cell division Effects 0.000 description 3
- 239000003795 chemical substances by application Substances 0.000 description 3
- 101150018325 chmp1a gene Proteins 0.000 description 3
- 230000002860 competitive effect Effects 0.000 description 3
- 239000012043 crude product Substances 0.000 description 3
- 125000001162 cycloheptenyl group Chemical group C1(=CCCCCC1)* 0.000 description 3
- 125000002433 cyclopentenyl group Chemical group C1(=CCCC1)* 0.000 description 3
- 235000018417 cysteine Nutrition 0.000 description 3
- XUJNEKJLAYXESH-UHFFFAOYSA-N cysteine Natural products SCC(N)C(O)=O XUJNEKJLAYXESH-UHFFFAOYSA-N 0.000 description 3
- 230000008030 elimination Effects 0.000 description 3
- 238000003379 elimination reaction Methods 0.000 description 3
- 238000001952 enzyme assay Methods 0.000 description 3
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 3
- 238000002474 experimental method Methods 0.000 description 3
- 238000001914 filtration Methods 0.000 description 3
- 239000012530 fluid Substances 0.000 description 3
- 239000008273 gelatin Substances 0.000 description 3
- 229920000159 gelatin Polymers 0.000 description 3
- 235000019322 gelatine Nutrition 0.000 description 3
- 235000011852 gelatine desserts Nutrition 0.000 description 3
- 210000005046 glial fibrillary acidic protein Anatomy 0.000 description 3
- 230000005484 gravity Effects 0.000 description 3
- 125000005843 halogen group Chemical group 0.000 description 3
- 238000013537 high throughput screening Methods 0.000 description 3
- 229910052739 hydrogen Inorganic materials 0.000 description 3
- 125000004356 hydroxy functional group Chemical group O* 0.000 description 3
- RAXXELZNTBOGNW-UHFFFAOYSA-N imidazole Chemical group C1=CNC=N1 RAXXELZNTBOGNW-UHFFFAOYSA-N 0.000 description 3
- 108010019691 inhibin beta A subunit Proteins 0.000 description 3
- 239000007924 injection Substances 0.000 description 3
- 238000002347 injection Methods 0.000 description 3
- 238000001990 intravenous administration Methods 0.000 description 3
- 150000007522 mineralic acids Chemical class 0.000 description 3
- NSQSAUGJQHDYNO-UHFFFAOYSA-N n-[(4,6-dimethyl-2-oxo-1h-pyridin-3-yl)methyl]-3-[ethyl(oxan-4-yl)amino]-2-methyl-5-[4-(morpholin-4-ylmethyl)phenyl]benzamide Chemical compound C=1C(C=2C=CC(CN3CCOCC3)=CC=2)=CC(C(=O)NCC=2C(NC(C)=CC=2C)=O)=C(C)C=1N(CC)C1CCOCC1 NSQSAUGJQHDYNO-UHFFFAOYSA-N 0.000 description 3
- 230000036963 noncompetitive effect Effects 0.000 description 3
- 238000010899 nucleation Methods 0.000 description 3
- 239000002674 ointment Substances 0.000 description 3
- 230000003287 optical effect Effects 0.000 description 3
- 210000000056 organ Anatomy 0.000 description 3
- 239000001301 oxygen Substances 0.000 description 3
- KDLHZDBZIXYQEI-UHFFFAOYSA-N palladium Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 3
- 239000008188 pellet Substances 0.000 description 3
- 108010056274 polo-like kinase 1 Proteins 0.000 description 3
- 230000003389 potentiating effect Effects 0.000 description 3
- 230000002035 prolonged effect Effects 0.000 description 3
- 238000007634 remodeling Methods 0.000 description 3
- 230000004044 response Effects 0.000 description 3
- 239000000741 silica gel Substances 0.000 description 3
- 229910002027 silica gel Inorganic materials 0.000 description 3
- 238000010898 silica gel chromatography Methods 0.000 description 3
- 239000011780 sodium chloride Substances 0.000 description 3
- 238000001228 spectrum Methods 0.000 description 3
- 230000004936 stimulating effect Effects 0.000 description 3
- 150000003467 sulfuric acid derivatives Chemical class 0.000 description 3
- 238000010189 synthetic method Methods 0.000 description 3
- 230000009885 systemic effect Effects 0.000 description 3
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 description 3
- CXWXQJXEFPUFDZ-UHFFFAOYSA-N tetralin Chemical compound C1=CC=C2CCCCC2=C1 CXWXQJXEFPUFDZ-UHFFFAOYSA-N 0.000 description 3
- 230000036962 time dependent Effects 0.000 description 3
- 238000011277 treatment modality Methods 0.000 description 3
- 238000011269 treatment regimen Methods 0.000 description 3
- 239000003643 water by type Substances 0.000 description 3
- 239000012130 whole-cell lysate Substances 0.000 description 3
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 2
- FCEHBMOGCRZNNI-UHFFFAOYSA-N 1-benzothiophene Chemical compound C1=CC=C2SC=CC2=C1 FCEHBMOGCRZNNI-UHFFFAOYSA-N 0.000 description 2
- YPQAFWHSMWWPLX-UHFFFAOYSA-N 1975-50-4 Chemical compound CC1=C(C(O)=O)C=CC=C1[N+]([O-])=O YPQAFWHSMWWPLX-UHFFFAOYSA-N 0.000 description 2
- HIXDQWDOVZUNNA-UHFFFAOYSA-N 2-(3,4-dimethoxyphenyl)-5-hydroxy-7-methoxychromen-4-one Chemical compound C=1C(OC)=CC(O)=C(C(C=2)=O)C=1OC=2C1=CC=C(OC)C(OC)=C1 HIXDQWDOVZUNNA-UHFFFAOYSA-N 0.000 description 2
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 2
- PCJPGNCABBDNJU-UHFFFAOYSA-N 3-(aminomethyl)-4,6-dimethyl-1h-pyridin-2-one Chemical compound CC1=CC(C)=C(CN)C(=O)N1 PCJPGNCABBDNJU-UHFFFAOYSA-N 0.000 description 2
- XMIIGOLPHOKFCH-UHFFFAOYSA-N 3-phenylpropionic acid Chemical compound OC(=O)CCC1=CC=CC=C1 XMIIGOLPHOKFCH-UHFFFAOYSA-N 0.000 description 2
- JOIXYIWXEYXHHG-UHFFFAOYSA-N 4-[[4-(4,4,5,5-tetramethyl-1,3,2-dioxaborolan-2-yl)phenyl]methyl]morpholine Chemical compound O1C(C)(C)C(C)(C)OB1C(C=C1)=CC=C1CN1CCOCC1 JOIXYIWXEYXHHG-UHFFFAOYSA-N 0.000 description 2
- FADJTYGNEWCCFM-UHFFFAOYSA-N 5-bromo-n-[(4,6-dimethyl-2-oxo-1h-pyridin-3-yl)methyl]-3-[ethyl(oxan-4-yl)amino]-2-methylbenzamide Chemical compound C=1C(Br)=CC(C(=O)NCC=2C(NC(C)=CC=2C)=O)=C(C)C=1N(CC)C1CCOCC1 FADJTYGNEWCCFM-UHFFFAOYSA-N 0.000 description 2
- KDCGOANMDULRCW-UHFFFAOYSA-N 7H-purine Chemical compound N1=CNC2=NC=NC2=C1 KDCGOANMDULRCW-UHFFFAOYSA-N 0.000 description 2
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 2
- 102100034064 Actin-like protein 6A Human genes 0.000 description 2
- 108010085238 Actins Proteins 0.000 description 2
- 108091023037 Aptamer Proteins 0.000 description 2
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 2
- 241000283690 Bos taurus Species 0.000 description 2
- 102000001805 Bromodomains Human genes 0.000 description 2
- 108050009021 Bromodomains Proteins 0.000 description 2
- 101710098191 C-4 methylsterol oxidase ERG25 Proteins 0.000 description 2
- 241000282472 Canis lupus familiaris Species 0.000 description 2
- 241000206601 Carnobacterium mobile Species 0.000 description 2
- 239000006144 Dulbecco’s modified Eagle's medium Substances 0.000 description 2
- 102100029501 E3 ubiquitin-protein ligase TRIM35 Human genes 0.000 description 2
- 102100024516 F-box only protein 5 Human genes 0.000 description 2
- 238000000729 Fisher's exact test Methods 0.000 description 2
- 102100035416 Forkhead box protein O4 Human genes 0.000 description 2
- WQZGKKKJIJFFOK-GASJEMHNSA-N Glucose Natural products OC[C@H]1OC(O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-GASJEMHNSA-N 0.000 description 2
- 239000012571 GlutaMAX medium Substances 0.000 description 2
- 102100033636 Histone H3.2 Human genes 0.000 description 2
- 241000282412 Homo Species 0.000 description 2
- 101000634987 Homo sapiens E3 ubiquitin-protein ligase TRIM35 Proteins 0.000 description 2
- 101001052797 Homo sapiens F-box only protein 5 Proteins 0.000 description 2
- 101000877683 Homo sapiens Forkhead box protein O4 Proteins 0.000 description 2
- 101001028782 Homo sapiens Histone-lysine N-methyltransferase EZH1 Proteins 0.000 description 2
- 101001001418 Homo sapiens Inhibitor of growth protein 4 Proteins 0.000 description 2
- 101000583811 Homo sapiens Mitotic spindle assembly checkpoint protein MAD2B Proteins 0.000 description 2
- 101000586000 Homo sapiens Myocardin Proteins 0.000 description 2
- 101000876829 Homo sapiens Protein C-ets-1 Proteins 0.000 description 2
- 101000585534 Homo sapiens RNA polymerase II-associated factor 1 homolog Proteins 0.000 description 2
- 101000777293 Homo sapiens Serine/threonine-protein kinase Chk1 Proteins 0.000 description 2
- 101000635958 Homo sapiens Transforming growth factor beta-2 proprotein Proteins 0.000 description 2
- 102100035677 Inhibitor of growth protein 4 Human genes 0.000 description 2
- XEEYBQQBJWHFJM-UHFFFAOYSA-N Iron Chemical compound [Fe] XEEYBQQBJWHFJM-UHFFFAOYSA-N 0.000 description 2
- QNAYBMKLOCPYGJ-REOHCLBHSA-N L-alanine Chemical compound C[C@H](N)C(O)=O QNAYBMKLOCPYGJ-REOHCLBHSA-N 0.000 description 2
- DCXYFEDJOCDNAF-REOHCLBHSA-N L-asparagine Chemical compound OC(=O)[C@@H](N)CC(N)=O DCXYFEDJOCDNAF-REOHCLBHSA-N 0.000 description 2
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 2
- COLNVLDHVKWLRT-QMMMGPOBSA-N L-phenylalanine Chemical compound OC(=O)[C@@H](N)CC1=CC=CC=C1 COLNVLDHVKWLRT-QMMMGPOBSA-N 0.000 description 2
- 108010017736 Leukocyte Immunoglobulin-like Receptor B1 Proteins 0.000 description 2
- 102100025584 Leukocyte immunoglobulin-like receptor subfamily B member 1 Human genes 0.000 description 2
- OFOBLEOULBTSOW-UHFFFAOYSA-N Malonic acid Chemical compound OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 2
- 102100030955 Mitotic spindle assembly checkpoint protein MAD2B Human genes 0.000 description 2
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 2
- 102100030217 Myocardin Human genes 0.000 description 2
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-dimethylformamide Substances CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 2
- UFWIBTONFRDIAS-UHFFFAOYSA-N Naphthalene Chemical compound C1=CC=CC2=CC=CC=C21 UFWIBTONFRDIAS-UHFFFAOYSA-N 0.000 description 2
- 108091005461 Nucleic proteins Proteins 0.000 description 2
- ISWSIDIOOBJBQZ-UHFFFAOYSA-N Phenol Chemical compound OC1=CC=CC=C1 ISWSIDIOOBJBQZ-UHFFFAOYSA-N 0.000 description 2
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 2
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 2
- 102100035251 Protein C-ets-1 Human genes 0.000 description 2
- 108010029485 Protein Isoforms Proteins 0.000 description 2
- 102000001708 Protein Isoforms Human genes 0.000 description 2
- 102100037516 Protein polybromo-1 Human genes 0.000 description 2
- KYQCOXFCLRTKLS-UHFFFAOYSA-N Pyrazine Chemical group C1=CN=CC=N1 KYQCOXFCLRTKLS-UHFFFAOYSA-N 0.000 description 2
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical group C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 2
- LCTONWCANYUPML-UHFFFAOYSA-N Pyruvic acid Chemical compound CC(=O)C(O)=O LCTONWCANYUPML-UHFFFAOYSA-N 0.000 description 2
- 239000012083 RIPA buffer Substances 0.000 description 2
- 102100029883 RNA polymerase II-associated factor 1 homolog Human genes 0.000 description 2
- 239000012979 RPMI medium Substances 0.000 description 2
- 238000011529 RT qPCR Methods 0.000 description 2
- 208000008938 Rhabdoid tumor Diseases 0.000 description 2
- MTCFGRXMJLQNBG-UHFFFAOYSA-N Serine Natural products OCC(N)C(O)=O MTCFGRXMJLQNBG-UHFFFAOYSA-N 0.000 description 2
- 102100031081 Serine/threonine-protein kinase Chk1 Human genes 0.000 description 2
- 102000013380 Smoothened Receptor Human genes 0.000 description 2
- 101710090597 Smoothened homolog Proteins 0.000 description 2
- UIIMBOGNXHQVGW-DEQYMQKBSA-M Sodium bicarbonate-14C Chemical compound [Na+].O[14C]([O-])=O UIIMBOGNXHQVGW-DEQYMQKBSA-M 0.000 description 2
- 102100021796 Sonic hedgehog protein Human genes 0.000 description 2
- 101710113849 Sonic hedgehog protein Proteins 0.000 description 2
- 108010090804 Streptavidin Proteins 0.000 description 2
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 2
- YTPLMLYBLZKORZ-UHFFFAOYSA-N Thiophene Chemical group C=1C=CSC=1 YTPLMLYBLZKORZ-UHFFFAOYSA-N 0.000 description 2
- 102100030737 Transforming growth factor beta-2 proprotein Human genes 0.000 description 2
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-M Trifluoroacetate Chemical compound [O-]C(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-M 0.000 description 2
- 238000002835 absorbance Methods 0.000 description 2
- 238000010521 absorption reaction Methods 0.000 description 2
- 238000009825 accumulation Methods 0.000 description 2
- 239000004480 active ingredient Substances 0.000 description 2
- 125000005073 adamantyl group Chemical group C12(CC3CC(CC(C1)C3)C2)* 0.000 description 2
- 239000000443 aerosol Substances 0.000 description 2
- 235000004279 alanine Nutrition 0.000 description 2
- 125000003158 alcohol group Chemical group 0.000 description 2
- 150000001299 aldehydes Chemical class 0.000 description 2
- 125000004183 alkoxy alkyl group Chemical group 0.000 description 2
- 235000019270 ammonium chloride Nutrition 0.000 description 2
- 150000008064 anhydrides Chemical class 0.000 description 2
- 239000003242 anti bacterial agent Substances 0.000 description 2
- 125000003435 aroyl group Chemical group 0.000 description 2
- 125000003710 aryl alkyl group Chemical group 0.000 description 2
- 235000010323 ascorbic acid Nutrition 0.000 description 2
- 239000011668 ascorbic acid Substances 0.000 description 2
- 229960005070 ascorbic acid Drugs 0.000 description 2
- 125000000613 asparagine group Chemical class N[C@@H](CC(N)=O)C(=O)* 0.000 description 2
- 235000003704 aspartic acid Nutrition 0.000 description 2
- 239000002585 base Substances 0.000 description 2
- RFRXIWQYSOIBDI-UHFFFAOYSA-N benzarone Chemical compound CCC=1OC2=CC=CC=C2C=1C(=O)C1=CC=C(O)C=C1 RFRXIWQYSOIBDI-UHFFFAOYSA-N 0.000 description 2
- 150000001555 benzenes Chemical class 0.000 description 2
- IOJUPLGTWVMSFF-UHFFFAOYSA-N benzothiazole Chemical compound C1=CC=C2SC=NC2=C1 IOJUPLGTWVMSFF-UHFFFAOYSA-N 0.000 description 2
- WQZGKKKJIJFFOK-VFUOTHLCSA-N beta-D-glucose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@@H]1O WQZGKKKJIJFFOK-VFUOTHLCSA-N 0.000 description 2
- OQFSQFPPLPISGP-UHFFFAOYSA-N beta-carboxyaspartic acid Natural products OC(=O)C(N)C(C(O)=O)C(O)=O OQFSQFPPLPISGP-UHFFFAOYSA-N 0.000 description 2
- 239000011230 binding agent Substances 0.000 description 2
- 238000010256 biochemical assay Methods 0.000 description 2
- 230000008827 biological function Effects 0.000 description 2
- 235000020958 biotin Nutrition 0.000 description 2
- 210000004556 brain Anatomy 0.000 description 2
- 210000004899 c-terminal region Anatomy 0.000 description 2
- 238000005251 capillar electrophoresis Methods 0.000 description 2
- 229910002092 carbon dioxide Inorganic materials 0.000 description 2
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 2
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 2
- 239000000969 carrier Substances 0.000 description 2
- 230000006369 cell cycle progression Effects 0.000 description 2
- 239000013592 cell lysate Substances 0.000 description 2
- 230000005754 cellular signaling Effects 0.000 description 2
- OSASVXMJTNOKOY-UHFFFAOYSA-N chlorobutanol Chemical compound CC(C)(O)C(Cl)(Cl)Cl OSASVXMJTNOKOY-UHFFFAOYSA-N 0.000 description 2
- 238000002648 combination therapy Methods 0.000 description 2
- 239000012141 concentrate Substances 0.000 description 2
- 239000006071 cream Substances 0.000 description 2
- 238000002425 crystallisation Methods 0.000 description 2
- 230000008025 crystallization Effects 0.000 description 2
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 2
- 125000000582 cycloheptyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 2
- 125000000596 cyclohexenyl group Chemical group C1(=CCCCC1)* 0.000 description 2
- 125000000640 cyclooctyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C([H])([H])C1([H])[H] 0.000 description 2
- NLUNLVTVUDIHFE-UHFFFAOYSA-N cyclooctylcyclooctane Chemical compound C1CCCCCCC1C1CCCCCCC1 NLUNLVTVUDIHFE-UHFFFAOYSA-N 0.000 description 2
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 2
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 2
- 238000004163 cytometry Methods 0.000 description 2
- OPTASPLRGRRNAP-UHFFFAOYSA-N cytosine Chemical compound NC=1C=CNC(=O)N=1 OPTASPLRGRRNAP-UHFFFAOYSA-N 0.000 description 2
- 230000002354 daily effect Effects 0.000 description 2
- VRLDVERQJMEPIF-UHFFFAOYSA-N dbdmh Chemical compound CC1(C)N(Br)C(=O)N(Br)C1=O VRLDVERQJMEPIF-UHFFFAOYSA-N 0.000 description 2
- DEZRYPDIMOWBDS-UHFFFAOYSA-N dcm dichloromethane Chemical compound ClCCl.ClCCl DEZRYPDIMOWBDS-UHFFFAOYSA-N 0.000 description 2
- 230000034994 death Effects 0.000 description 2
- 231100000517 death Toxicity 0.000 description 2
- 238000010790 dilution Methods 0.000 description 2
- 239000012895 dilution Substances 0.000 description 2
- 239000002612 dispersion medium Substances 0.000 description 2
- 239000000975 dye Substances 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N ether Substances CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- 238000011156 evaluation Methods 0.000 description 2
- 238000010195 expression analysis Methods 0.000 description 2
- 239000011536 extraction buffer Substances 0.000 description 2
- 238000000684 flow cytometry Methods 0.000 description 2
- 238000001943 fluorescence-activated cell sorting Methods 0.000 description 2
- 239000012634 fragment Substances 0.000 description 2
- 238000004108 freeze drying Methods 0.000 description 2
- 230000004077 genetic alteration Effects 0.000 description 2
- 125000003630 glycyl group Chemical group [H]N([H])C([H])([H])C(*)=O 0.000 description 2
- 239000001963 growth medium Substances 0.000 description 2
- UYTPUPDQBNUYGX-UHFFFAOYSA-N guanine Chemical compound O=C1NC(N)=NC2=C1N=CN2 UYTPUPDQBNUYGX-UHFFFAOYSA-N 0.000 description 2
- 229940093915 gynecological organic acid Drugs 0.000 description 2
- 150000004677 hydrates Chemical class 0.000 description 2
- 125000002632 imidazolidinyl group Chemical group 0.000 description 2
- 238000003119 immunoblot Methods 0.000 description 2
- 238000010166 immunofluorescence Methods 0.000 description 2
- 238000010348 incorporation Methods 0.000 description 2
- 125000003392 indanyl group Chemical group C1(CCC2=CC=CC=C12)* 0.000 description 2
- 125000003387 indolinyl group Chemical group N1(CCC2=CC=CC=C12)* 0.000 description 2
- 230000006882 induction of apoptosis Effects 0.000 description 2
- 230000003834 intracellular effect Effects 0.000 description 2
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 2
- 229960000310 isoleucine Drugs 0.000 description 2
- AGPKZVBTJJNPAG-UHFFFAOYSA-N isoleucine Natural products CCC(C)C(N)C(O)=O AGPKZVBTJJNPAG-UHFFFAOYSA-N 0.000 description 2
- 125000000741 isoleucyl group Chemical class [H]N([H])C(C(C([H])([H])[H])C([H])([H])C([H])([H])[H])C(=O)O* 0.000 description 2
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- AWJUIBRHMBBTKR-UHFFFAOYSA-N isoquinoline Chemical compound C1=NC=CC2=CC=CC=C21 AWJUIBRHMBBTKR-UHFFFAOYSA-N 0.000 description 2
- 125000000468 ketone group Chemical group 0.000 description 2
- 230000002045 lasting effect Effects 0.000 description 2
- 125000005647 linker group Chemical group 0.000 description 2
- 239000007788 liquid Substances 0.000 description 2
- 238000004811 liquid chromatography Methods 0.000 description 2
- 210000001165 lymph node Anatomy 0.000 description 2
- 125000003588 lysine group Chemical class [H]N([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])(N([H])[H])C(*)=O 0.000 description 2
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 2
- 238000012423 maintenance Methods 0.000 description 2
- 230000003211 malignant effect Effects 0.000 description 2
- 238000007726 management method Methods 0.000 description 2
- 238000004519 manufacturing process Methods 0.000 description 2
- 108010082117 matrigel Proteins 0.000 description 2
- 108020004999 messenger RNA Proteins 0.000 description 2
- SGCILHRPCZDQGD-UHFFFAOYSA-N methyl 5-bromo-2-methyl-3-(oxan-4-ylamino)benzoate Chemical compound COC(=O)C1=CC(Br)=CC(NC2CCOCC2)=C1C SGCILHRPCZDQGD-UHFFFAOYSA-N 0.000 description 2
- OSWPMRLSEDHDFF-UHFFFAOYSA-N methyl salicylate Chemical compound COC(=O)C1=CC=CC=C1O OSWPMRLSEDHDFF-UHFFFAOYSA-N 0.000 description 2
- 238000000386 microscopy Methods 0.000 description 2
- 125000002757 morpholinyl group Chemical group 0.000 description 2
- TXXHDPDFNKHHGW-UHFFFAOYSA-N muconic acid Chemical group OC(=O)C=CC=CC(O)=O TXXHDPDFNKHHGW-UHFFFAOYSA-N 0.000 description 2
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- FUZZWVXGSFPDMH-UHFFFAOYSA-N n-hexanoic acid Natural products CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 2
- 125000001280 n-hexyl group Chemical group C(CCCCC)* 0.000 description 2
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 125000001624 naphthyl group Chemical group 0.000 description 2
- 230000017074 necrotic cell death Effects 0.000 description 2
- 238000006386 neutralization reaction Methods 0.000 description 2
- 238000011275 oncology therapy Methods 0.000 description 2
- 150000007524 organic acids Chemical class 0.000 description 2
- 235000005985 organic acids Nutrition 0.000 description 2
- 125000000160 oxazolidinyl group Chemical group 0.000 description 2
- 239000008177 pharmaceutical agent Substances 0.000 description 2
- 230000003285 pharmacodynamic effect Effects 0.000 description 2
- 230000009038 pharmacological inhibition Effects 0.000 description 2
- COLNVLDHVKWLRT-UHFFFAOYSA-N phenylalanine Natural products OC(=O)C(N)CC1=CC=CC=C1 COLNVLDHVKWLRT-UHFFFAOYSA-N 0.000 description 2
- 125000004193 piperazinyl group Chemical group 0.000 description 2
- 125000003386 piperidinyl group Chemical group 0.000 description 2
- 239000004033 plastic Substances 0.000 description 2
- 229920003023 plastic Polymers 0.000 description 2
- 229920001223 polyethylene glycol Polymers 0.000 description 2
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 2
- 238000012545 processing Methods 0.000 description 2
- 239000003380 propellant Substances 0.000 description 2
- 230000019639 protein methylation Effects 0.000 description 2
- 230000002685 pulmonary effect Effects 0.000 description 2
- 238000000746 purification Methods 0.000 description 2
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 2
- 125000000168 pyrrolyl group Chemical group 0.000 description 2
- 238000003757 reverse transcription PCR Methods 0.000 description 2
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 2
- 150000003384 small molecules Chemical class 0.000 description 2
- 239000007921 spray Substances 0.000 description 2
- 238000003860 storage Methods 0.000 description 2
- 235000000346 sugar Nutrition 0.000 description 2
- 239000011593 sulfur Substances 0.000 description 2
- PHCBRBWANGJMHS-UHFFFAOYSA-J tetrasodium;disulfate Chemical compound [Na+].[Na+].[Na+].[Na+].[O-]S([O-])(=O)=O.[O-]S([O-])(=O)=O PHCBRBWANGJMHS-UHFFFAOYSA-J 0.000 description 2
- 150000003536 tetrazoles Chemical group 0.000 description 2
- 230000004797 therapeutic response Effects 0.000 description 2
- 125000001544 thienyl group Chemical group 0.000 description 2
- 125000004001 thioalkyl group Chemical group 0.000 description 2
- 150000003568 thioethers Chemical class 0.000 description 2
- RWQNBRDOKXIBIV-UHFFFAOYSA-N thymine Chemical compound CC1=CNC(=O)NC1=O RWQNBRDOKXIBIV-UHFFFAOYSA-N 0.000 description 2
- JOXIMZWYDAKGHI-UHFFFAOYSA-N toluene-4-sulfonic acid Chemical compound CC1=CC=C(S(O)(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-N 0.000 description 2
- 230000000699 topical effect Effects 0.000 description 2
- 230000001988 toxicity Effects 0.000 description 2
- 231100000419 toxicity Toxicity 0.000 description 2
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 2
- 230000009466 transformation Effects 0.000 description 2
- 238000000844 transformation Methods 0.000 description 2
- 238000011144 upstream manufacturing Methods 0.000 description 2
- 230000035899 viability Effects 0.000 description 2
- 230000003442 weekly effect Effects 0.000 description 2
- 238000001262 western blot Methods 0.000 description 2
- OZFAFGSSMRRTDW-UHFFFAOYSA-N (2,4-dichlorophenyl) benzenesulfonate Chemical compound ClC1=CC(Cl)=CC=C1OS(=O)(=O)C1=CC=CC=C1 OZFAFGSSMRRTDW-UHFFFAOYSA-N 0.000 description 1
- MIOPJNTWMNEORI-GMSGAONNSA-N (S)-camphorsulfonic acid Chemical compound C1C[C@@]2(CS(O)(=O)=O)C(=O)C[C@@H]1C2(C)C MIOPJNTWMNEORI-GMSGAONNSA-N 0.000 description 1
- 108091032973 (ribonucleotides)n+m Proteins 0.000 description 1
- WBYWAXJHAXSJNI-VOTSOKGWSA-M .beta-Phenylacrylic acid Natural products [O-]C(=O)\C=C\C1=CC=CC=C1 WBYWAXJHAXSJNI-VOTSOKGWSA-M 0.000 description 1
- 125000004502 1,2,3-oxadiazolyl group Chemical group 0.000 description 1
- 125000001399 1,2,3-triazolyl group Chemical group N1N=NC(=C1)* 0.000 description 1
- 125000004504 1,2,4-oxadiazolyl group Chemical group 0.000 description 1
- 125000004514 1,2,4-thiadiazolyl group Chemical group 0.000 description 1
- 125000001376 1,2,4-triazolyl group Chemical group N1N=C(N=C1)* 0.000 description 1
- 125000004506 1,2,5-oxadiazolyl group Chemical group 0.000 description 1
- 125000004517 1,2,5-thiadiazolyl group Chemical group 0.000 description 1
- 125000004520 1,3,4-thiadiazolyl group Chemical group 0.000 description 1
- BCMCBBGGLRIHSE-UHFFFAOYSA-N 1,3-benzoxazole Chemical compound C1=CC=C2OC=NC2=C1 BCMCBBGGLRIHSE-UHFFFAOYSA-N 0.000 description 1
- 125000005960 1,4-diazepanyl group Chemical group 0.000 description 1
- 125000005962 1,4-oxazepanyl group Chemical group 0.000 description 1
- DFPYXQYWILNVAU-UHFFFAOYSA-N 1-hydroxybenzotriazole Chemical compound C1=CC=C2N(O)N=NC2=C1.C1=CC=C2N(O)N=NC2=C1 DFPYXQYWILNVAU-UHFFFAOYSA-N 0.000 description 1
- AMMPLVWPWSYRDR-UHFFFAOYSA-N 1-methylbicyclo[2.2.2]oct-2-ene-4-carboxylic acid Chemical compound C1CC2(C(O)=O)CCC1(C)C=C2 AMMPLVWPWSYRDR-UHFFFAOYSA-N 0.000 description 1
- IIZPXYDJLKNOIY-JXPKJXOSSA-N 1-palmitoyl-2-arachidonoyl-sn-glycero-3-phosphocholine Chemical compound CCCCCCCCCCCCCCCC(=O)OC[C@H](COP([O-])(=O)OCC[N+](C)(C)C)OC(=O)CCC\C=C/C\C=C/C\C=C/C\C=C/CCCCC IIZPXYDJLKNOIY-JXPKJXOSSA-N 0.000 description 1
- HYZJCKYKOHLVJF-UHFFFAOYSA-N 1H-benzimidazole Chemical compound C1=CC=C2NC=NC2=C1 HYZJCKYKOHLVJF-UHFFFAOYSA-N 0.000 description 1
- 125000005955 1H-indazolyl group Chemical group 0.000 description 1
- KAESVJOAVNADME-UHFFFAOYSA-N 1H-pyrrole Natural products C=1C=CNC=1 KAESVJOAVNADME-UHFFFAOYSA-N 0.000 description 1
- KJUGUADJHNHALS-UHFFFAOYSA-N 1H-tetrazole Substances C=1N=NNN=1 KJUGUADJHNHALS-UHFFFAOYSA-N 0.000 description 1
- UJIBOGAQJRDRES-UHFFFAOYSA-N 1h-pyridin-2-one Chemical compound OC1=CC=CC=N1.O=C1C=CC=CN1 UJIBOGAQJRDRES-UHFFFAOYSA-N 0.000 description 1
- 125000005273 2-acetoxybenzoic acid group Chemical group 0.000 description 1
- AXAVXPMQTGXXJZ-UHFFFAOYSA-N 2-aminoacetic acid;2-amino-2-(hydroxymethyl)propane-1,3-diol Chemical compound NCC(O)=O.OCC(N)(CO)CO AXAVXPMQTGXXJZ-UHFFFAOYSA-N 0.000 description 1
- MGADZUXDNSDTHW-UHFFFAOYSA-N 2H-pyran Chemical compound C1OC=CC=C1 MGADZUXDNSDTHW-UHFFFAOYSA-N 0.000 description 1
- XLZYKTYMLBOINK-UHFFFAOYSA-N 3-(4-hydroxybenzoyl)benzoic acid Chemical compound OC(=O)C1=CC=CC(C(=O)C=2C=CC(O)=CC=2)=C1 XLZYKTYMLBOINK-UHFFFAOYSA-N 0.000 description 1
- FPQQSJJWHUJYPU-UHFFFAOYSA-N 3-(dimethylamino)propyliminomethylidene-ethylazanium;chloride Chemical compound Cl.CCN=C=NCCCN(C)C FPQQSJJWHUJYPU-UHFFFAOYSA-N 0.000 description 1
- ZRPLANDPDWYOMZ-UHFFFAOYSA-N 3-cyclopentylpropionic acid Chemical compound OC(=O)CCC1CCCC1 ZRPLANDPDWYOMZ-UHFFFAOYSA-N 0.000 description 1
- PEPBFCOIJRULGJ-UHFFFAOYSA-N 3h-1,2,3-benzodioxazole Chemical compound C1=CC=C2NOOC2=C1 PEPBFCOIJRULGJ-UHFFFAOYSA-N 0.000 description 1
- RJWBTWIBUIGANW-UHFFFAOYSA-N 4-chlorobenzenesulfonic acid Chemical compound OS(=O)(=O)C1=CC=C(Cl)C=C1 RJWBTWIBUIGANW-UHFFFAOYSA-N 0.000 description 1
- 125000005986 4-piperidonyl group Chemical group 0.000 description 1
- 125000002471 4H-quinolizinyl group Chemical group C=1(C=CCN2C=CC=CC12)* 0.000 description 1
- IPITXYVHPYUULP-UHFFFAOYSA-N 5-bromo-3-[ethyl(oxan-4-yl)amino]-2-methylbenzoic acid Chemical compound C=1C(Br)=CC(C(O)=O)=C(C)C=1N(CC)C1CCOCC1 IPITXYVHPYUULP-UHFFFAOYSA-N 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical compound [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 1
- 102100034571 AT-rich interactive domain-containing protein 1B Human genes 0.000 description 1
- 102100023157 AT-rich interactive domain-containing protein 2 Human genes 0.000 description 1
- 101710189264 AT-rich interactive domain-containing protein 2 Proteins 0.000 description 1
- 102100022900 Actin, cytoplasmic 1 Human genes 0.000 description 1
- 102000007469 Actins Human genes 0.000 description 1
- 229920001817 Agar Polymers 0.000 description 1
- 108700028369 Alleles Proteins 0.000 description 1
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 1
- 102100021569 Apoptosis regulator Bcl-2 Human genes 0.000 description 1
- 101100463464 Arabidopsis thaliana PER73 gene Proteins 0.000 description 1
- 241000894006 Bacteria Species 0.000 description 1
- 108010017384 Blood Proteins Proteins 0.000 description 1
- 102000004506 Blood Proteins Human genes 0.000 description 1
- 208000019838 Blood disease Diseases 0.000 description 1
- 238000009010 Bradford assay Methods 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- QWOJMRHUQHTCJG-UHFFFAOYSA-N CC([CH2-])=O Chemical class CC([CH2-])=O QWOJMRHUQHTCJG-UHFFFAOYSA-N 0.000 description 1
- SHCFGNBEKZQDOT-UHFFFAOYSA-N CCN(C1CCOCC1)c1cc(-c2ccc(CN3CCOCC3)cc2)cc(C(NCC(C(C)=CC(C)=N2)C2=O)=O)c1C Chemical compound CCN(C1CCOCC1)c1cc(-c2ccc(CN3CCOCC3)cc2)cc(C(NCC(C(C)=CC(C)=N2)C2=O)=O)c1C SHCFGNBEKZQDOT-UHFFFAOYSA-N 0.000 description 1
- 101000823934 Caenorhabditis elegans Serine palmitoyltransferase 3 Proteins 0.000 description 1
- BHPQYMZQTOCNFJ-UHFFFAOYSA-N Calcium cation Chemical compound [Ca+2] BHPQYMZQTOCNFJ-UHFFFAOYSA-N 0.000 description 1
- 241000282836 Camelus dromedarius Species 0.000 description 1
- 241000283707 Capra Species 0.000 description 1
- WWZKQHOCKIZLMA-UHFFFAOYSA-N Caprylic acid Natural products CCCCCCCC(O)=O WWZKQHOCKIZLMA-UHFFFAOYSA-N 0.000 description 1
- 0 Cc(c(N)cc(*)c1)c1C(OC)=O Chemical compound Cc(c(N)cc(*)c1)c1C(OC)=O 0.000 description 1
- 238000003734 CellTiter-Glo Luminescent Cell Viability Assay Methods 0.000 description 1
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- WBYWAXJHAXSJNI-SREVYHEPSA-N Cinnamic acid Chemical compound OC(=O)\C=C/C1=CC=CC=C1 WBYWAXJHAXSJNI-SREVYHEPSA-N 0.000 description 1
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 1
- 108020004705 Codon Proteins 0.000 description 1
- 108010035532 Collagen Proteins 0.000 description 1
- 102000008186 Collagen Human genes 0.000 description 1
- 102100035432 Complement factor H Human genes 0.000 description 1
- 229920002261 Corn starch Polymers 0.000 description 1
- 108010058546 Cyclin D1 Proteins 0.000 description 1
- 108010068106 Cyclin T Proteins 0.000 description 1
- 102100024109 Cyclin-T1 Human genes 0.000 description 1
- FBPFZTCFMRRESA-FSIIMWSLSA-N D-Glucitol Natural products OC[C@H](O)[C@H](O)[C@@H](O)[C@H](O)CO FBPFZTCFMRRESA-FSIIMWSLSA-N 0.000 description 1
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 1
- FBPFZTCFMRRESA-JGWLITMVSA-N D-glucitol Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-JGWLITMVSA-N 0.000 description 1
- AEMOLEFTQBMNLQ-AQKNRBDQSA-N D-glucopyranuronic acid Chemical compound OC1O[C@H](C(O)=O)[C@@H](O)[C@H](O)[C@H]1O AEMOLEFTQBMNLQ-AQKNRBDQSA-N 0.000 description 1
- 102100024812 DNA (cytosine-5)-methyltransferase 3A Human genes 0.000 description 1
- 238000012287 DNA Binding Assay Methods 0.000 description 1
- 108010024491 DNA Methyltransferase 3A Proteins 0.000 description 1
- YZCKVEUIGOORGS-OUBTZVSYSA-N Deuterium Chemical compound [2H] YZCKVEUIGOORGS-OUBTZVSYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 1
- 102100030220 Diacylglycerol kinase zeta Human genes 0.000 description 1
- LCGLNKUTAGEVQW-UHFFFAOYSA-N Dimethyl ether Chemical compound COC LCGLNKUTAGEVQW-UHFFFAOYSA-N 0.000 description 1
- 239000012591 Dulbecco’s Phosphate Buffered Saline Substances 0.000 description 1
- 102100038913 E1A-binding protein p400 Human genes 0.000 description 1
- 102100035102 E3 ubiquitin-protein ligase MYCBP2 Human genes 0.000 description 1
- KCXVZYZYPLLWCC-UHFFFAOYSA-N EDTA Chemical compound OC(=O)CN(CC(O)=O)CCN(CC(O)=O)CC(O)=O KCXVZYZYPLLWCC-UHFFFAOYSA-N 0.000 description 1
- 241000283073 Equus caballus Species 0.000 description 1
- OTMSDBZUPAUEDD-UHFFFAOYSA-N Ethane Chemical compound CC OTMSDBZUPAUEDD-UHFFFAOYSA-N 0.000 description 1
- 108010037362 Extracellular Matrix Proteins Proteins 0.000 description 1
- 102000010834 Extracellular Matrix Proteins Human genes 0.000 description 1
- 241000282326 Felis catus Species 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- WSFSSNUMVMOOMR-UHFFFAOYSA-N Formaldehyde Chemical compound O=C WSFSSNUMVMOOMR-UHFFFAOYSA-N 0.000 description 1
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 1
- 241000233866 Fungi Species 0.000 description 1
- 102100024165 G1/S-specific cyclin-D1 Human genes 0.000 description 1
- 102100038073 General transcription factor II-I Human genes 0.000 description 1
- 206010053759 Growth retardation Diseases 0.000 description 1
- 101710088172 HTH-type transcriptional regulator RipA Proteins 0.000 description 1
- 102000008157 Histone Demethylases Human genes 0.000 description 1
- 108010074870 Histone Demethylases Proteins 0.000 description 1
- 102100022846 Histone acetyltransferase KAT2B Human genes 0.000 description 1
- 102100022893 Histone acetyltransferase KAT5 Human genes 0.000 description 1
- 101100490195 Homo sapiens ACTL6A gene Proteins 0.000 description 1
- 101000924255 Homo sapiens AT-rich interactive domain-containing protein 1B Proteins 0.000 description 1
- 101000798882 Homo sapiens Actin-like protein 6A Proteins 0.000 description 1
- 101000971171 Homo sapiens Apoptosis regulator Bcl-2 Proteins 0.000 description 1
- 101000737574 Homo sapiens Complement factor H Proteins 0.000 description 1
- 101000864576 Homo sapiens Diacylglycerol kinase zeta Proteins 0.000 description 1
- 101001031607 Homo sapiens Four and a half LIM domains protein 1 Proteins 0.000 description 1
- 101001032427 Homo sapiens General transcription factor II-I Proteins 0.000 description 1
- 101001047006 Homo sapiens Histone acetyltransferase KAT2B Proteins 0.000 description 1
- 101000836101 Homo sapiens Histone deacetylase complex subunit SAP130 Proteins 0.000 description 1
- 101001000302 Homo sapiens Max-interacting protein 1 Proteins 0.000 description 1
- 101001052493 Homo sapiens Mitogen-activated protein kinase 1 Proteins 0.000 description 1
- 101000950695 Homo sapiens Mitogen-activated protein kinase 8 Proteins 0.000 description 1
- 101000973405 Homo sapiens Nuclear transcription factor Y subunit beta Proteins 0.000 description 1
- 101000588345 Homo sapiens Nuclear transcription factor Y subunit gamma Proteins 0.000 description 1
- 101000735365 Homo sapiens Poly(rC)-binding protein 4 Proteins 0.000 description 1
- 101000693750 Homo sapiens Prefoldin subunit 5 Proteins 0.000 description 1
- 101000601770 Homo sapiens Protein polybromo-1 Proteins 0.000 description 1
- 101001076721 Homo sapiens RNA-binding protein 38 Proteins 0.000 description 1
- 101000616172 Homo sapiens Splicing factor 3B subunit 3 Proteins 0.000 description 1
- 101000763869 Homo sapiens TIMELESS-interacting protein Proteins 0.000 description 1
- 101000757378 Homo sapiens Transcription factor AP-2-alpha Proteins 0.000 description 1
- 101000715159 Homo sapiens Transcription initiation factor TFIID subunit 9 Proteins 0.000 description 1
- 101000698001 Homo sapiens Transcription initiation protein SPT3 homolog Proteins 0.000 description 1
- 101000657352 Homo sapiens Transcriptional adapter 2-alpha Proteins 0.000 description 1
- 101000940144 Homo sapiens Transcriptional repressor protein YY1 Proteins 0.000 description 1
- 101000777120 Homo sapiens Ubiquitin carboxyl-terminal hydrolase 44 Proteins 0.000 description 1
- 101000982023 Homo sapiens Unconventional myosin-Ic Proteins 0.000 description 1
- 101000964478 Homo sapiens Zinc finger and BTB domain-containing protein 17 Proteins 0.000 description 1
- 101001022836 Homo sapiens c-Myc-binding protein Proteins 0.000 description 1
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 1
- 229930194542 Keto Natural products 0.000 description 1
- 208000008839 Kidney Neoplasms Diseases 0.000 description 1
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 1
- 101000844802 Lacticaseibacillus rhamnosus Teichoic acid D-alanyltransferase Proteins 0.000 description 1
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 1
- 108060001084 Luciferase Proteins 0.000 description 1
- 239000005089 Luciferase Substances 0.000 description 1
- 108010075710 Lysine Acetyltransferase 5 Proteins 0.000 description 1
- 108091007877 MYCBP2 Proteins 0.000 description 1
- JLVVSXFLKOJNIY-UHFFFAOYSA-N Magnesium ion Chemical compound [Mg+2] JLVVSXFLKOJNIY-UHFFFAOYSA-N 0.000 description 1
- 229930195725 Mannitol Natural products 0.000 description 1
- 244000246386 Mentha pulegium Species 0.000 description 1
- 235000016257 Mentha pulegium Nutrition 0.000 description 1
- 235000004357 Mentha x piperita Nutrition 0.000 description 1
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 1
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 1
- 229920000168 Microcrystalline cellulose Polymers 0.000 description 1
- 102100024193 Mitogen-activated protein kinase 1 Human genes 0.000 description 1
- 102100037808 Mitogen-activated protein kinase 8 Human genes 0.000 description 1
- TXXHDPDFNKHHGW-CCAGOZQPSA-N Muconic acid Chemical group OC(=O)\C=C/C=C\C(O)=O TXXHDPDFNKHHGW-CCAGOZQPSA-N 0.000 description 1
- 241000699660 Mus musculus Species 0.000 description 1
- FSVCELGFZIQNCK-UHFFFAOYSA-N N,N-bis(2-hydroxyethyl)glycine Chemical compound OCCN(CCO)CC(O)=O FSVCELGFZIQNCK-UHFFFAOYSA-N 0.000 description 1
- MBBZMMPHUWSWHV-BDVNFPICSA-N N-methylglucamine Chemical compound CNC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO MBBZMMPHUWSWHV-BDVNFPICSA-N 0.000 description 1
- 108091007791 NAE1 Proteins 0.000 description 1
- 102100029781 NEDD8-activating enzyme E1 regulatory subunit Human genes 0.000 description 1
- 229910002651 NO3 Inorganic materials 0.000 description 1
- NHNBFGGVMKEFGY-UHFFFAOYSA-N Nitrate Chemical compound [O-][N+]([O-])=O NHNBFGGVMKEFGY-UHFFFAOYSA-N 0.000 description 1
- 239000000020 Nitrocellulose Substances 0.000 description 1
- 238000000636 Northern blotting Methods 0.000 description 1
- 102100022201 Nuclear transcription factor Y subunit beta Human genes 0.000 description 1
- 102100031719 Nuclear transcription factor Y subunit gamma Human genes 0.000 description 1
- 206010033128 Ovarian cancer Diseases 0.000 description 1
- 206010061535 Ovarian neoplasm Diseases 0.000 description 1
- ZCQWOFVYLHDMMC-UHFFFAOYSA-N Oxazole Chemical group C1=COC=N1 ZCQWOFVYLHDMMC-UHFFFAOYSA-N 0.000 description 1
- 238000012408 PCR amplification Methods 0.000 description 1
- 206010061902 Pancreatic neoplasm Diseases 0.000 description 1
- 108010069873 Patched Receptors Proteins 0.000 description 1
- 102000000017 Patched Receptors Human genes 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 108091005804 Peptidases Proteins 0.000 description 1
- PCNDJXKNXGMECE-UHFFFAOYSA-N Phenazine Chemical group C1=CC=CC2=NC3=CC=CC=C3N=C21 PCNDJXKNXGMECE-UHFFFAOYSA-N 0.000 description 1
- ABLZXFCXXLZCGV-UHFFFAOYSA-N Phosphorous acid Chemical class OP(O)=O ABLZXFCXXLZCGV-UHFFFAOYSA-N 0.000 description 1
- 206010035226 Plasma cell myeloma Diseases 0.000 description 1
- 102100034956 Poly(rC)-binding protein 4 Human genes 0.000 description 1
- 229920002732 Polyanhydride Polymers 0.000 description 1
- 239000002202 Polyethylene glycol Substances 0.000 description 1
- 229920000954 Polyglycolide Polymers 0.000 description 1
- 229920001710 Polyorthoester Polymers 0.000 description 1
- 229920002685 Polyoxyl 35CastorOil Polymers 0.000 description 1
- NPYPAHLBTDXSSS-UHFFFAOYSA-N Potassium ion Chemical compound [K+] NPYPAHLBTDXSSS-UHFFFAOYSA-N 0.000 description 1
- 102100025513 Prefoldin subunit 5 Human genes 0.000 description 1
- 241000288906 Primates Species 0.000 description 1
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 1
- 206010060862 Prostate cancer Diseases 0.000 description 1
- 208000000236 Prostatic Neoplasms Diseases 0.000 description 1
- 239000004365 Protease Substances 0.000 description 1
- 101710136946 Protein polybromo-1 Proteins 0.000 description 1
- 241000508269 Psidium Species 0.000 description 1
- WTKZEGDFNFYCGP-UHFFFAOYSA-N Pyrazole Chemical group C=1C=NNC=1 WTKZEGDFNFYCGP-UHFFFAOYSA-N 0.000 description 1
- CZPWVGJYEJSRLH-UHFFFAOYSA-N Pyrimidine Chemical group C1=CN=CN=C1 CZPWVGJYEJSRLH-UHFFFAOYSA-N 0.000 description 1
- 102100025859 RNA-binding protein 38 Human genes 0.000 description 1
- 238000011530 RNeasy Mini Kit Methods 0.000 description 1
- 206010038389 Renal cancer Diseases 0.000 description 1
- 108700008625 Reporter Genes Proteins 0.000 description 1
- 108010071034 Retinoblastoma-Binding Protein 4 Proteins 0.000 description 1
- 102000007508 Retinoblastoma-Binding Protein 4 Human genes 0.000 description 1
- 102100037486 Reverse transcriptase/ribonuclease H Human genes 0.000 description 1
- 241000283984 Rodentia Species 0.000 description 1
- 239000006146 Roswell Park Memorial Institute medium Substances 0.000 description 1
- 102100024793 SWI/SNF complex subunit SMARCC1 Human genes 0.000 description 1
- 101710169053 SWI/SNF complex subunit SMARCC1 Proteins 0.000 description 1
- 102100024790 SWI/SNF complex subunit SMARCC2 Human genes 0.000 description 1
- 101710169052 SWI/SNF complex subunit SMARCC2 Proteins 0.000 description 1
- 101710199691 SWI/SNF-related matrix-associated actin-dependent regulator of chromatin subfamily B member 1 Proteins 0.000 description 1
- 229940124639 Selective inhibitor Drugs 0.000 description 1
- DWAQJAXMDSEUJJ-UHFFFAOYSA-M Sodium bisulfite Chemical compound [Na+].OS([O-])=O DWAQJAXMDSEUJJ-UHFFFAOYSA-M 0.000 description 1
- FKNQFGJONOIPTF-UHFFFAOYSA-N Sodium cation Chemical compound [Na+] FKNQFGJONOIPTF-UHFFFAOYSA-N 0.000 description 1
- 238000002105 Southern blotting Methods 0.000 description 1
- 102100021816 Splicing factor 3B subunit 3 Human genes 0.000 description 1
- 229920002472 Starch Polymers 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- 241000282887 Suidae Species 0.000 description 1
- 241000282898 Sus scrofa Species 0.000 description 1
- 210000001744 T-lymphocyte Anatomy 0.000 description 1
- 102100026813 TIMELESS-interacting protein Human genes 0.000 description 1
- FZWLAAWBMGSTSO-UHFFFAOYSA-N Thiazole Chemical group C1=CSC=N1 FZWLAAWBMGSTSO-UHFFFAOYSA-N 0.000 description 1
- 101150097193 Tp73 gene Proteins 0.000 description 1
- 229920001615 Tragacanth Polymers 0.000 description 1
- 102100022972 Transcription factor AP-2-alpha Human genes 0.000 description 1
- 102100036651 Transcription initiation factor TFIID subunit 9 Human genes 0.000 description 1
- 102100027912 Transcription initiation protein SPT3 homolog Human genes 0.000 description 1
- 102100034777 Transcriptional adapter 2-alpha Human genes 0.000 description 1
- 102100031142 Transcriptional repressor protein YY1 Human genes 0.000 description 1
- 102100032762 Transformation/transcription domain-associated protein Human genes 0.000 description 1
- 101710201034 Transformation/transcription domain-associated protein Proteins 0.000 description 1
- GSEJCLTVZPLZKY-UHFFFAOYSA-N Triethanolamine Chemical compound OCCN(CCO)CCO GSEJCLTVZPLZKY-UHFFFAOYSA-N 0.000 description 1
- YZCKVEUIGOORGS-NJFSPNSNSA-N Tritium Chemical compound [3H] YZCKVEUIGOORGS-NJFSPNSNSA-N 0.000 description 1
- 102000001742 Tumor Suppressor Proteins Human genes 0.000 description 1
- 108010040002 Tumor Suppressor Proteins Proteins 0.000 description 1
- 102100030018 Tumor protein p73 Human genes 0.000 description 1
- 102100031306 Ubiquitin carboxyl-terminal hydrolase 44 Human genes 0.000 description 1
- 102100026785 Unconventional myosin-Ic Human genes 0.000 description 1
- 208000027418 Wounds and injury Diseases 0.000 description 1
- 238000002441 X-ray diffraction Methods 0.000 description 1
- 102100040761 Zinc finger and BTB domain-containing protein 17 Human genes 0.000 description 1
- 150000001241 acetals Chemical class 0.000 description 1
- 150000001242 acetic acid derivatives Chemical class 0.000 description 1
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 description 1
- 230000021736 acetylation Effects 0.000 description 1
- 238000006640 acetylation reaction Methods 0.000 description 1
- 150000008043 acidic salts Chemical class 0.000 description 1
- 150000007513 acids Chemical class 0.000 description 1
- YBCVMFKXIKNREZ-UHFFFAOYSA-N acoh acetic acid Chemical compound CC(O)=O.CC(O)=O YBCVMFKXIKNREZ-UHFFFAOYSA-N 0.000 description 1
- 125000000641 acridinyl group Chemical group C1(=CC=CC2=NC3=CC=CC=C3C=C12)* 0.000 description 1
- 239000013543 active substance Substances 0.000 description 1
- 230000001464 adherent effect Effects 0.000 description 1
- 239000002671 adjuvant Substances 0.000 description 1
- 239000008272 agar Substances 0.000 description 1
- 125000003295 alanine group Chemical group N[C@@H](C)C(=O)* 0.000 description 1
- 125000003172 aldehyde group Chemical group 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 125000002723 alicyclic group Chemical group 0.000 description 1
- 239000003513 alkali Substances 0.000 description 1
- 229910001413 alkali metal ion Inorganic materials 0.000 description 1
- 150000001447 alkali salts Chemical class 0.000 description 1
- 125000000278 alkyl amino alkyl group Chemical group 0.000 description 1
- 208000026935 allergic disease Diseases 0.000 description 1
- HSFWRNGVRCDJHI-UHFFFAOYSA-N alpha-acetylene Natural products C#C HSFWRNGVRCDJHI-UHFFFAOYSA-N 0.000 description 1
- 230000004075 alteration Effects 0.000 description 1
- 229910052782 aluminium Inorganic materials 0.000 description 1
- PNEYBMLMFCGWSK-UHFFFAOYSA-N aluminium oxide Inorganic materials [O-2].[O-2].[O-2].[Al+3].[Al+3] PNEYBMLMFCGWSK-UHFFFAOYSA-N 0.000 description 1
- 125000003368 amide group Chemical group 0.000 description 1
- 125000005001 aminoaryl group Chemical group 0.000 description 1
- 230000003321 amplification Effects 0.000 description 1
- 238000000540 analysis of variance Methods 0.000 description 1
- 230000000844 anti-bacterial effect Effects 0.000 description 1
- 230000002583 anti-histone Effects 0.000 description 1
- 230000006023 anti-tumor response Effects 0.000 description 1
- 239000003429 antifungal agent Substances 0.000 description 1
- 229940121375 antifungal agent Drugs 0.000 description 1
- 239000000427 antigen Substances 0.000 description 1
- 108091007433 antigens Proteins 0.000 description 1
- 102000036639 antigens Human genes 0.000 description 1
- 239000003963 antioxidant agent Substances 0.000 description 1
- 235000006708 antioxidants Nutrition 0.000 description 1
- 238000003782 apoptosis assay Methods 0.000 description 1
- 150000004945 aromatic hydrocarbons Chemical group 0.000 description 1
- 125000005125 aryl alkyl amino carbonyl group Chemical group 0.000 description 1
- 125000005099 aryl alkyl carbonyl group Chemical group 0.000 description 1
- 125000005128 aryl amino alkyl group Chemical group 0.000 description 1
- 125000004104 aryloxy group Chemical group 0.000 description 1
- 239000000305 astragalus gummifer gum Substances 0.000 description 1
- HONIICLYMWZJFZ-UHFFFAOYSA-N azetidine Chemical compound C1CNC1 HONIICLYMWZJFZ-UHFFFAOYSA-N 0.000 description 1
- 125000002393 azetidinyl group Chemical group 0.000 description 1
- 125000004931 azocinyl group Chemical group N1=C(C=CC=CC=C1)* 0.000 description 1
- 230000003385 bacteriostatic effect Effects 0.000 description 1
- 230000004888 barrier function Effects 0.000 description 1
- 150000001556 benzimidazoles Chemical class 0.000 description 1
- 125000003785 benzimidazolyl group Chemical group N1=C(NC2=C1C=CC=C2)* 0.000 description 1
- 125000004604 benzisothiazolyl group Chemical group S1N=C(C2=C1C=CC=C2)* 0.000 description 1
- 125000004603 benzisoxazolyl group Chemical group O1N=C(C2=C1C=CC=C2)* 0.000 description 1
- 125000000499 benzofuranyl group Chemical group O1C(=CC2=C1C=CC=C2)* 0.000 description 1
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid group Chemical group C(C1=CC=CC=C1)(=O)O WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 1
- 125000001164 benzothiazolyl group Chemical group S1C(=NC2=C1C=CC=C2)* 0.000 description 1
- 125000004196 benzothienyl group Chemical group S1C(=CC2=C1C=CC=C2)* 0.000 description 1
- 125000004935 benzoxazolinyl group Chemical group O1C(=NC2=C1C=CC=C2)* 0.000 description 1
- 125000004541 benzoxazolyl group Chemical group O1C(=NC2=C1C=CC=C2)* 0.000 description 1
- 125000005512 benztetrazolyl group Chemical group 0.000 description 1
- 235000019445 benzyl alcohol Nutrition 0.000 description 1
- GONOPSZTUGRENK-UHFFFAOYSA-N benzyl(trichloro)silane Chemical compound Cl[Si](Cl)(Cl)CC1=CC=CC=C1 GONOPSZTUGRENK-UHFFFAOYSA-N 0.000 description 1
- 125000001584 benzyloxycarbonyl group Chemical group C(=O)(OCC1=CC=CC=C1)* 0.000 description 1
- 239000007998 bicine buffer Substances 0.000 description 1
- 239000003833 bile salt Substances 0.000 description 1
- 229940093761 bile salts Drugs 0.000 description 1
- 238000004166 bioassay Methods 0.000 description 1
- 229920000249 biocompatible polymer Polymers 0.000 description 1
- 229920002988 biodegradable polymer Polymers 0.000 description 1
- 230000033228 biological regulation Effects 0.000 description 1
- 238000001574 biopsy Methods 0.000 description 1
- 230000000903 blocking effect Effects 0.000 description 1
- 210000001124 body fluid Anatomy 0.000 description 1
- 239000010839 body fluid Substances 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- IYYIVELXUANFED-UHFFFAOYSA-N bromo(trimethyl)silane Chemical compound C[Si](C)(C)Br IYYIVELXUANFED-UHFFFAOYSA-N 0.000 description 1
- DQXBYHZEEUGOBF-UHFFFAOYSA-N but-3-enoic acid;ethene Chemical compound C=C.OC(=O)CC=C DQXBYHZEEUGOBF-UHFFFAOYSA-N 0.000 description 1
- 125000004369 butenyl group Chemical group C(=CCC)* 0.000 description 1
- 125000004744 butyloxycarbonyl group Chemical group 0.000 description 1
- 125000000480 butynyl group Chemical group [*]C#CC([H])([H])C([H])([H])[H] 0.000 description 1
- 102100035161 c-Myc-binding protein Human genes 0.000 description 1
- 229910001424 calcium ion Inorganic materials 0.000 description 1
- 238000004364 calculation method Methods 0.000 description 1
- 230000036952 cancer formation Effects 0.000 description 1
- 208000035269 cancer or benign tumor Diseases 0.000 description 1
- 125000000609 carbazolyl group Chemical group C1(=CC=CC=2C3=CC=CC=C3NC12)* 0.000 description 1
- 125000002837 carbocyclic group Chemical group 0.000 description 1
- 125000004623 carbolinyl group Chemical group 0.000 description 1
- 150000001721 carbon Chemical group 0.000 description 1
- 239000001569 carbon dioxide Substances 0.000 description 1
- 230000015556 catabolic process Effects 0.000 description 1
- 238000006555 catalytic reaction Methods 0.000 description 1
- 238000000423 cell based assay Methods 0.000 description 1
- 239000002738 chelating agent Substances 0.000 description 1
- 230000000973 chemotherapeutic effect Effects 0.000 description 1
- 208000011654 childhood malignant neoplasm Diseases 0.000 description 1
- 208000012191 childhood neoplasm Diseases 0.000 description 1
- 238000004296 chiral HPLC Methods 0.000 description 1
- 239000000460 chlorine Substances 0.000 description 1
- 229910052801 chlorine Inorganic materials 0.000 description 1
- 229960004926 chlorobutanol Drugs 0.000 description 1
- 125000003016 chromanyl group Chemical group O1C(CCC2=CC=CC=C12)* 0.000 description 1
- 238000004587 chromatography analysis Methods 0.000 description 1
- 125000004230 chromenyl group Chemical group O1C(C=CC2=CC=CC=C12)* 0.000 description 1
- 235000013985 cinnamic acid Nutrition 0.000 description 1
- 229930016911 cinnamic acid Natural products 0.000 description 1
- 125000000259 cinnolinyl group Chemical group N1=NC(=CC2=CC=CC=C12)* 0.000 description 1
- 150000001860 citric acid derivatives Chemical class 0.000 description 1
- 238000004140 cleaning Methods 0.000 description 1
- 229920001436 collagen Polymers 0.000 description 1
- 229940075614 colloidal silicon dioxide Drugs 0.000 description 1
- 230000000295 complement effect Effects 0.000 description 1
- 239000000470 constituent Substances 0.000 description 1
- 238000013270 controlled release Methods 0.000 description 1
- 239000008120 corn starch Substances 0.000 description 1
- 230000002596 correlated effect Effects 0.000 description 1
- 125000004122 cyclic group Chemical group 0.000 description 1
- 125000001047 cyclobutenyl group Chemical group C1(=CCC1)* 0.000 description 1
- LWABFMLTBBNLTA-UHFFFAOYSA-N cyclobutyl carbamate Chemical compound NC(=O)OC1CCC1 LWABFMLTBBNLTA-UHFFFAOYSA-N 0.000 description 1
- XSYZCZPCBXYQTE-UHFFFAOYSA-N cyclodecylcyclodecane Chemical compound C1CCCCCCCCC1C1CCCCCCCCC1 XSYZCZPCBXYQTE-UHFFFAOYSA-N 0.000 description 1
- 125000000151 cysteine group Chemical group N[C@@H](CS)C(=O)* 0.000 description 1
- 229940104302 cytosine Drugs 0.000 description 1
- 231100000135 cytotoxicity Toxicity 0.000 description 1
- 230000003013 cytotoxicity Effects 0.000 description 1
- 238000007405 data analysis Methods 0.000 description 1
- 125000004856 decahydroquinolinyl group Chemical group N1(CCCC2CCCCC12)* 0.000 description 1
- 125000003493 decenyl group Chemical group [H]C([*])=C([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 230000002950 deficient Effects 0.000 description 1
- 238000006731 degradation reaction Methods 0.000 description 1
- 230000003111 delayed effect Effects 0.000 description 1
- 230000002939 deleterious effect Effects 0.000 description 1
- 239000003599 detergent Substances 0.000 description 1
- 229910052805 deuterium Inorganic materials 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 230000018109 developmental process Effects 0.000 description 1
- 239000008121 dextrose Substances 0.000 description 1
- 235000005911 diet Nutrition 0.000 description 1
- 230000037213 diet Effects 0.000 description 1
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 1
- 125000001664 diethylamino group Chemical group [H]C([H])([H])C([H])([H])N(*)C([H])([H])C([H])([H])[H] 0.000 description 1
- 230000004069 differentiation Effects 0.000 description 1
- 150000004683 dihydrates Chemical class 0.000 description 1
- 125000005043 dihydropyranyl group Chemical group O1C(CCC=C1)* 0.000 description 1
- 125000002147 dimethylamino group Chemical group [H]C([H])([H])N(*)C([H])([H])[H] 0.000 description 1
- UXGNZZKBCMGWAZ-UHFFFAOYSA-N dimethylformamide dmf Chemical compound CN(C)C=O.CN(C)C=O UXGNZZKBCMGWAZ-UHFFFAOYSA-N 0.000 description 1
- 150000002009 diols Chemical class 0.000 description 1
- 125000000532 dioxanyl group Chemical group 0.000 description 1
- 238000006073 displacement reaction Methods 0.000 description 1
- CETRZFQIITUQQL-UHFFFAOYSA-N dmso dimethylsulfoxide Chemical compound CS(C)=O.CS(C)=O CETRZFQIITUQQL-UHFFFAOYSA-N 0.000 description 1
- 239000008298 dragée Substances 0.000 description 1
- 238000001962 electrophoresis Methods 0.000 description 1
- 238000004945 emulsification Methods 0.000 description 1
- 238000005538 encapsulation Methods 0.000 description 1
- HKSZLNNOFSGOKW-UHFFFAOYSA-N ent-staurosporine Natural products C12=C3N4C5=CC=CC=C5C3=C3CNC(=O)C3=C2C2=CC=CC=C2N1C1CC(NC)C(OC)C4(C)O1 HKSZLNNOFSGOKW-UHFFFAOYSA-N 0.000 description 1
- 230000007613 environmental effect Effects 0.000 description 1
- 210000002615 epidermis Anatomy 0.000 description 1
- 230000001973 epigenetic effect Effects 0.000 description 1
- 230000008029 eradication Effects 0.000 description 1
- OCLXJTCGWSSVOE-UHFFFAOYSA-N ethanol etoh Chemical compound CCO.CCO OCLXJTCGWSSVOE-UHFFFAOYSA-N 0.000 description 1
- 125000003754 ethoxycarbonyl group Chemical group C(=O)(OCC)* 0.000 description 1
- 125000004494 ethyl ester group Chemical group 0.000 description 1
- 239000005038 ethylene vinyl acetate Substances 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- OJCSPXHYDFONPU-UHFFFAOYSA-N etoac etoac Chemical compound CCOC(C)=O.CCOC(C)=O OJCSPXHYDFONPU-UHFFFAOYSA-N 0.000 description 1
- 230000003203 everyday effect Effects 0.000 description 1
- 230000001747 exhibiting effect Effects 0.000 description 1
- 210000002744 extracellular matrix Anatomy 0.000 description 1
- 238000000605 extraction Methods 0.000 description 1
- 239000000945 filler Substances 0.000 description 1
- 238000003818 flash chromatography Methods 0.000 description 1
- 239000000796 flavoring agent Substances 0.000 description 1
- 125000003983 fluorenyl group Chemical group C1(=CC=CC=2C3=CC=CC=C3CC12)* 0.000 description 1
- GNBHRKFJIUUOQI-UHFFFAOYSA-N fluorescein Chemical compound O1C(=O)C2=CC=CC=C2C21C1=CC=C(O)C=C1OC1=CC(O)=CC=C21 GNBHRKFJIUUOQI-UHFFFAOYSA-N 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 125000004785 fluoromethoxy group Chemical group [H]C([H])(F)O* 0.000 description 1
- 235000013305 food Nutrition 0.000 description 1
- 235000013355 food flavoring agent Nutrition 0.000 description 1
- 235000003599 food sweetener Nutrition 0.000 description 1
- 239000008098 formaldehyde solution Substances 0.000 description 1
- 239000012737 fresh medium Substances 0.000 description 1
- 238000002825 functional assay Methods 0.000 description 1
- 125000003838 furazanyl group Chemical group 0.000 description 1
- 125000002541 furyl group Chemical group 0.000 description 1
- IECPWNUMDGFDKC-MZJAQBGESA-N fusidic acid Chemical class O[C@@H]([C@@H]12)C[C@H]3\C(=C(/CCC=C(C)C)C(O)=O)[C@@H](OC(C)=O)C[C@]3(C)[C@@]2(C)CC[C@@H]2[C@]1(C)CC[C@@H](O)[C@H]2C IECPWNUMDGFDKC-MZJAQBGESA-N 0.000 description 1
- 239000007789 gas Substances 0.000 description 1
- 239000007903 gelatin capsule Substances 0.000 description 1
- 238000007429 general method Methods 0.000 description 1
- 231100000118 genetic alteration Toxicity 0.000 description 1
- 238000010448 genetic screening Methods 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 239000008103 glucose Substances 0.000 description 1
- 229940097042 glucuronate Drugs 0.000 description 1
- 229930195712 glutamate Natural products 0.000 description 1
- 125000000404 glutamine group Chemical group N[C@@H](CCC(N)=O)C(=O)* 0.000 description 1
- JFCQEDHGNNZCLN-UHFFFAOYSA-N glutaric acid Chemical compound OC(=O)CCCC(O)=O JFCQEDHGNNZCLN-UHFFFAOYSA-N 0.000 description 1
- 238000005469 granulation Methods 0.000 description 1
- 230000003179 granulation Effects 0.000 description 1
- 208000035474 group of disease Diseases 0.000 description 1
- 239000003102 growth factor Substances 0.000 description 1
- 230000007773 growth pattern Effects 0.000 description 1
- 231100000001 growth retardation Toxicity 0.000 description 1
- 125000004438 haloalkoxy group Chemical group 0.000 description 1
- 125000001188 haloalkyl group Chemical group 0.000 description 1
- 201000005787 hematologic cancer Diseases 0.000 description 1
- 208000014951 hematologic disease Diseases 0.000 description 1
- 230000002489 hematologic effect Effects 0.000 description 1
- 208000024200 hematopoietic and lymphoid system neoplasm Diseases 0.000 description 1
- 208000018706 hematopoietic system disease Diseases 0.000 description 1
- 150000002390 heteroarenes Chemical class 0.000 description 1
- 150000002391 heterocyclic compounds Chemical class 0.000 description 1
- 125000006038 hexenyl group Chemical group 0.000 description 1
- 125000004051 hexyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 238000010842 high-capacity cDNA reverse transcription kit Methods 0.000 description 1
- HNDVDQJCIGZPNO-UHFFFAOYSA-N histidine Natural products OC(=O)C(N)CC1=CN=CN1 HNDVDQJCIGZPNO-UHFFFAOYSA-N 0.000 description 1
- 125000000487 histidyl group Chemical group [H]N([H])C(C(=O)O*)C([H])([H])C1=C([H])N([H])C([H])=N1 0.000 description 1
- 230000002962 histologic effect Effects 0.000 description 1
- 235000001050 hortel pimenta Nutrition 0.000 description 1
- 102000056255 human EZH2 Human genes 0.000 description 1
- 238000009396 hybridization Methods 0.000 description 1
- 239000001257 hydrogen Substances 0.000 description 1
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 1
- UWYVPFMHMJIBHE-OWOJBTEDSA-N hydroxymaleic acid group Chemical group O/C(/C(=O)O)=C/C(=O)O UWYVPFMHMJIBHE-OWOJBTEDSA-N 0.000 description 1
- 239000005457 ice water Substances 0.000 description 1
- 125000002636 imidazolinyl group Chemical group 0.000 description 1
- 125000002883 imidazolyl group Chemical group 0.000 description 1
- 238000003018 immunoassay Methods 0.000 description 1
- 238000010820 immunofluorescence microscopy Methods 0.000 description 1
- 238000011532 immunohistochemical staining Methods 0.000 description 1
- 238000012744 immunostaining Methods 0.000 description 1
- 239000007943 implant Substances 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 238000007901 in situ hybridization Methods 0.000 description 1
- 230000002779 inactivation Effects 0.000 description 1
- 125000004926 indolenyl group Chemical group 0.000 description 1
- LPAGFVYQRIESJQ-UHFFFAOYSA-N indoline Chemical compound C1=CC=C2NCCC2=C1 LPAGFVYQRIESJQ-UHFFFAOYSA-N 0.000 description 1
- HOBCFUWDNJPFHB-UHFFFAOYSA-N indolizine Chemical compound C1=CC=CN2C=CC=C21 HOBCFUWDNJPFHB-UHFFFAOYSA-N 0.000 description 1
- 239000003701 inert diluent Substances 0.000 description 1
- 238000002329 infrared spectrum Methods 0.000 description 1
- 239000007972 injectable composition Substances 0.000 description 1
- 208000014674 injury Diseases 0.000 description 1
- 229910052500 inorganic mineral Inorganic materials 0.000 description 1
- 239000000543 intermediate Substances 0.000 description 1
- 238000007918 intramuscular administration Methods 0.000 description 1
- 238000007912 intraperitoneal administration Methods 0.000 description 1
- 238000007913 intrathecal administration Methods 0.000 description 1
- 230000009545 invasion Effects 0.000 description 1
- 239000011630 iodine Substances 0.000 description 1
- 229910052740 iodine Inorganic materials 0.000 description 1
- 150000002500 ions Chemical class 0.000 description 1
- 230000001788 irregular Effects 0.000 description 1
- 230000007794 irritation Effects 0.000 description 1
- 125000001977 isobenzofuranyl group Chemical group C=1(OC=C2C=CC=CC12)* 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000003384 isochromanyl group Chemical group C1(OCCC2=CC=CC=C12)* 0.000 description 1
- 125000005438 isoindazolyl group Chemical group 0.000 description 1
- 125000004594 isoindolinyl group Chemical group C1(NCC2=CC=CC=C12)* 0.000 description 1
- 125000000904 isoindolyl group Chemical group C=1(NC=C2C=CC=CC12)* 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 125000002183 isoquinolinyl group Chemical group C1(=NC=CC2=CC=CC=C12)* 0.000 description 1
- ZLTPDFXIESTBQG-UHFFFAOYSA-N isothiazole Chemical group C=1C=NSC=1 ZLTPDFXIESTBQG-UHFFFAOYSA-N 0.000 description 1
- 125000001786 isothiazolyl group Chemical group 0.000 description 1
- 239000007951 isotonicity adjuster Substances 0.000 description 1
- CTAPFRYPJLPFDF-UHFFFAOYSA-N isoxazole Chemical group C=1C=NOC=1 CTAPFRYPJLPFDF-UHFFFAOYSA-N 0.000 description 1
- 125000003965 isoxazolidinyl group Chemical group 0.000 description 1
- 125000000842 isoxazolyl group Chemical group 0.000 description 1
- 150000002576 ketones Chemical class 0.000 description 1
- 210000003734 kidney Anatomy 0.000 description 1
- 201000010982 kidney cancer Diseases 0.000 description 1
- 230000003907 kidney function Effects 0.000 description 1
- 230000002147 killing effect Effects 0.000 description 1
- 239000008101 lactose Substances 0.000 description 1
- 239000000787 lecithin Substances 0.000 description 1
- 235000010445 lecithin Nutrition 0.000 description 1
- 229940067606 lecithin Drugs 0.000 description 1
- 108091023663 let-7 stem-loop Proteins 0.000 description 1
- 108091063478 let-7-1 stem-loop Proteins 0.000 description 1
- 108091049777 let-7-2 stem-loop Proteins 0.000 description 1
- 231100000518 lethal Toxicity 0.000 description 1
- 231100000636 lethal dose Toxicity 0.000 description 1
- 230000001665 lethal effect Effects 0.000 description 1
- 208000032839 leukemia Diseases 0.000 description 1
- XMGQYMWWDOXHJM-UHFFFAOYSA-N limonene Chemical compound CC(=C)C1CCC(C)=CC1 XMGQYMWWDOXHJM-UHFFFAOYSA-N 0.000 description 1
- 239000002502 liposome Substances 0.000 description 1
- 230000003908 liver function Effects 0.000 description 1
- 230000005923 long-lasting effect Effects 0.000 description 1
- 239000006210 lotion Substances 0.000 description 1
- 239000000314 lubricant Substances 0.000 description 1
- 238000004020 luminiscence type Methods 0.000 description 1
- 239000012139 lysis buffer Substances 0.000 description 1
- 229910001425 magnesium ion Inorganic materials 0.000 description 1
- 235000019359 magnesium stearate Nutrition 0.000 description 1
- 229940049920 malate Drugs 0.000 description 1
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 1
- BJEPYKJPYRNKOW-UHFFFAOYSA-N malic acid Chemical compound OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 1
- 208000015486 malignant pancreatic neoplasm Diseases 0.000 description 1
- 239000000594 mannitol Substances 0.000 description 1
- 235000010355 mannitol Nutrition 0.000 description 1
- 230000010534 mechanism of action Effects 0.000 description 1
- BCVXHSPFUWZLGQ-UHFFFAOYSA-N mecn acetonitrile Chemical compound CC#N.CC#N BCVXHSPFUWZLGQ-UHFFFAOYSA-N 0.000 description 1
- 238000002844 melting Methods 0.000 description 1
- 230000008018 melting Effects 0.000 description 1
- 208000030159 metabolic disease Diseases 0.000 description 1
- 239000002207 metabolite Substances 0.000 description 1
- 229910052751 metal Inorganic materials 0.000 description 1
- 239000002184 metal Substances 0.000 description 1
- 229910021645 metal ion Inorganic materials 0.000 description 1
- 125000001160 methoxycarbonyl group Chemical group [H]C([H])([H])OC(*)=O 0.000 description 1
- SLSYENZIHLMJNW-UHFFFAOYSA-N methyl 5-bromo-3-[ethyl(oxan-4-yl)amino]-2-methylbenzoate Chemical compound C=1C(Br)=CC(C(=O)OC)=C(C)C=1N(CC)C1CCOCC1 SLSYENZIHLMJNW-UHFFFAOYSA-N 0.000 description 1
- 150000004702 methyl esters Chemical class 0.000 description 1
- 235000010270 methyl p-hydroxybenzoate Nutrition 0.000 description 1
- WBYWAXJHAXSJNI-UHFFFAOYSA-N methyl p-hydroxycinnamate Natural products OC(=O)C=CC1=CC=CC=C1 WBYWAXJHAXSJNI-UHFFFAOYSA-N 0.000 description 1
- 229960001047 methyl salicylate Drugs 0.000 description 1
- 238000002493 microarray Methods 0.000 description 1
- 235000019813 microcrystalline cellulose Nutrition 0.000 description 1
- 229940016286 microcrystalline cellulose Drugs 0.000 description 1
- 239000008108 microcrystalline cellulose Substances 0.000 description 1
- 238000001000 micrograph Methods 0.000 description 1
- 238000013508 migration Methods 0.000 description 1
- 230000005012 migration Effects 0.000 description 1
- 235000010755 mineral Nutrition 0.000 description 1
- 239000011707 mineral Substances 0.000 description 1
- 239000008185 minitablet Substances 0.000 description 1
- 230000000394 mitotic effect Effects 0.000 description 1
- 238000002156 mixing Methods 0.000 description 1
- 238000010369 molecular cloning Methods 0.000 description 1
- 150000004682 monohydrates Chemical class 0.000 description 1
- 239000012452 mother liquor Substances 0.000 description 1
- 239000002324 mouth wash Substances 0.000 description 1
- 229940051866 mouthwash Drugs 0.000 description 1
- 210000003097 mucus Anatomy 0.000 description 1
- 201000000050 myeloid neoplasm Diseases 0.000 description 1
- PBAHJOUNGPCAIP-UHFFFAOYSA-N n-[(4,6-dimethyl-2-oxo-1h-pyridin-3-yl)methyl]-3-[ethyl(oxan-4-yl)amino]-2-methyl-5-[4-(morpholin-4-ylmethyl)phenyl]benzamide;trihydrochloride Chemical compound Cl.Cl.Cl.C=1C(C=2C=CC(CN3CCOCC3)=CC=2)=CC(C(=O)NCC=2C(NC(C)=CC=2C)=O)=C(C)C=1N(CC)C1CCOCC1 PBAHJOUNGPCAIP-UHFFFAOYSA-N 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- 125000000740 n-pentyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- XBXCNNQPRYLIDE-UHFFFAOYSA-M n-tert-butylcarbamate Chemical compound CC(C)(C)NC([O-])=O XBXCNNQPRYLIDE-UHFFFAOYSA-M 0.000 description 1
- PSZYNBSKGUBXEH-UHFFFAOYSA-M naphthalene-1-sulfonate Chemical compound C1=CC=C2C(S(=O)(=O)[O-])=CC=CC2=C1 PSZYNBSKGUBXEH-UHFFFAOYSA-M 0.000 description 1
- KVBGVZZKJNLNJU-UHFFFAOYSA-N naphthalene-2-sulfonic acid Chemical compound C1=CC=CC2=CC(S(=O)(=O)O)=CC=C21 KVBGVZZKJNLNJU-UHFFFAOYSA-N 0.000 description 1
- 125000004593 naphthyridinyl group Chemical group N1=C(C=CC2=CC=CN=C12)* 0.000 description 1
- 239000007922 nasal spray Substances 0.000 description 1
- 239000006218 nasal suppository Substances 0.000 description 1
- 239000006199 nebulizer Substances 0.000 description 1
- 230000017095 negative regulation of cell growth Effects 0.000 description 1
- 210000005170 neoplastic cell Anatomy 0.000 description 1
- 230000001613 neoplastic effect Effects 0.000 description 1
- 230000001537 neural effect Effects 0.000 description 1
- 150000002825 nitriles Chemical class 0.000 description 1
- 229920001220 nitrocellulos Polymers 0.000 description 1
- 125000005187 nonenyl group Chemical group C(=CCCCCCCC)* 0.000 description 1
- 239000000346 nonvolatile oil Substances 0.000 description 1
- 238000003199 nucleic acid amplification method Methods 0.000 description 1
- 239000002773 nucleotide Substances 0.000 description 1
- 125000003729 nucleotide group Chemical group 0.000 description 1
- 210000004940 nucleus Anatomy 0.000 description 1
- 238000011580 nude mouse model Methods 0.000 description 1
- OIPZNTLJVJGRCI-UHFFFAOYSA-M octadecanoyloxyaluminum;dihydrate Chemical compound O.O.CCCCCCCCCCCCCCCCCC(=O)O[Al] OIPZNTLJVJGRCI-UHFFFAOYSA-M 0.000 description 1
- 125000004930 octahydroisoquinolinyl group Chemical group C1(NCCC2CCCC=C12)* 0.000 description 1
- 125000004365 octenyl group Chemical group C(=CCCCCCC)* 0.000 description 1
- 239000007968 orange flavor Substances 0.000 description 1
- 150000007530 organic bases Chemical class 0.000 description 1
- 125000001715 oxadiazolyl group Chemical group 0.000 description 1
- 125000002971 oxazolyl group Chemical group 0.000 description 1
- AHHWIHXENZJRFG-UHFFFAOYSA-N oxetane Chemical compound C1COC1 AHHWIHXENZJRFG-UHFFFAOYSA-N 0.000 description 1
- 125000003566 oxetanyl group Chemical group 0.000 description 1
- 125000004095 oxindolyl group Chemical group N1(C(CC2=CC=CC=C12)=O)* 0.000 description 1
- QUANRIQJNFHVEU-UHFFFAOYSA-N oxirane;propane-1,2,3-triol Chemical compound C1CO1.OCC(O)CO QUANRIQJNFHVEU-UHFFFAOYSA-N 0.000 description 1
- 125000000466 oxiranyl group Chemical group 0.000 description 1
- 238000004806 packaging method and process Methods 0.000 description 1
- NXJCBFBQEVOTOW-UHFFFAOYSA-L palladium(2+);dihydroxide Chemical compound O[Pd]O NXJCBFBQEVOTOW-UHFFFAOYSA-L 0.000 description 1
- 201000002528 pancreatic cancer Diseases 0.000 description 1
- 208000008443 pancreatic carcinoma Diseases 0.000 description 1
- 238000007911 parenteral administration Methods 0.000 description 1
- 239000002245 particle Substances 0.000 description 1
- 239000006072 paste Substances 0.000 description 1
- 230000001575 pathological effect Effects 0.000 description 1
- 230000007170 pathology Effects 0.000 description 1
- 230000000149 penetrating effect Effects 0.000 description 1
- 230000035515 penetration Effects 0.000 description 1
- 125000002255 pentenyl group Chemical group C(=CCCC)* 0.000 description 1
- 125000004115 pentoxy group Chemical group [*]OC([H])([H])C([H])([H])C([H])([H])C(C([H])([H])[H])([H])[H] 0.000 description 1
- 125000001148 pentyloxycarbonyl group Chemical group 0.000 description 1
- 125000005981 pentynyl group Chemical group 0.000 description 1
- 239000000825 pharmaceutical preparation Substances 0.000 description 1
- 230000000144 pharmacologic effect Effects 0.000 description 1
- 125000004934 phenanthridinyl group Chemical group C1(=CC=CC2=NC=C3C=CC=CC3=C12)* 0.000 description 1
- 125000004625 phenanthrolinyl group Chemical group N1=C(C=CC2=CC=C3C=CC=NC3=C12)* 0.000 description 1
- 125000001791 phenazinyl group Chemical group C1(=CC=CC2=NC3=CC=CC=C3N=C12)* 0.000 description 1
- 229960003742 phenol Drugs 0.000 description 1
- 125000001484 phenothiazinyl group Chemical group C1(=CC=CC=2SC3=CC=CC=C3NC12)* 0.000 description 1
- 125000001644 phenoxazinyl group Chemical group C1(=CC=CC=2OC3=CC=CC=C3NC12)* 0.000 description 1
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 1
- WLJVXDMOQOGPHL-UHFFFAOYSA-N phenylacetic acid Chemical compound OC(=O)CC1=CC=CC=C1 WLJVXDMOQOGPHL-UHFFFAOYSA-N 0.000 description 1
- UYWQUFXKFGHYNT-UHFFFAOYSA-N phenylmethyl ester of formic acid Natural products O=COCC1=CC=CC=C1 UYWQUFXKFGHYNT-UHFFFAOYSA-N 0.000 description 1
- 150000003013 phosphoric acid derivatives Chemical class 0.000 description 1
- 125000004592 phthalazinyl group Chemical group C1(=NN=CC2=CC=CC=C12)* 0.000 description 1
- 239000002504 physiological saline solution Substances 0.000 description 1
- 239000006187 pill Substances 0.000 description 1
- 125000004928 piperidonyl group Chemical group 0.000 description 1
- 229960005235 piperonyl butoxide Drugs 0.000 description 1
- 125000004591 piperonyl group Chemical group C(C1=CC=2OCOC2C=C1)* 0.000 description 1
- 229920001200 poly(ethylene-vinyl acetate) Polymers 0.000 description 1
- 229920000747 poly(lactic acid) Polymers 0.000 description 1
- 239000008389 polyethoxylated castor oil Substances 0.000 description 1
- 239000004633 polyglycolic acid Substances 0.000 description 1
- 239000004626 polylactic acid Substances 0.000 description 1
- 229920005862 polyol Polymers 0.000 description 1
- 150000003077 polyols Chemical class 0.000 description 1
- 235000010482 polyoxyethylene sorbitan monooleate Nutrition 0.000 description 1
- 229920000136 polysorbate Polymers 0.000 description 1
- 229920000053 polysorbate 80 Polymers 0.000 description 1
- 239000013641 positive control Substances 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- 229910001414 potassium ion Inorganic materials 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 239000002243 precursor Substances 0.000 description 1
- 238000002953 preparative HPLC Methods 0.000 description 1
- 238000004262 preparative liquid chromatography Methods 0.000 description 1
- 238000012746 preparative thin layer chromatography Methods 0.000 description 1
- 239000003755 preservative agent Substances 0.000 description 1
- 230000002335 preservative effect Effects 0.000 description 1
- 230000002265 prevention Effects 0.000 description 1
- 230000005522 programmed cell death Effects 0.000 description 1
- 125000004368 propenyl group Chemical group C(=CC)* 0.000 description 1
- 230000000069 prophylactic effect Effects 0.000 description 1
- 125000004742 propyloxycarbonyl group Chemical group 0.000 description 1
- 125000002568 propynyl group Chemical group [*]C#CC([H])([H])[H] 0.000 description 1
- 125000001042 pteridinyl group Chemical group N1=C(N=CC2=NC=CN=C12)* 0.000 description 1
- 125000000561 purinyl group Chemical group N1=C(N=C2N=CNC2=C1)* 0.000 description 1
- 125000004309 pyranyl group Chemical group O1C(C=CC=C1)* 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- 125000003072 pyrazolidinyl group Chemical group 0.000 description 1
- PBMFSQRYOILNGV-UHFFFAOYSA-N pyridazine Chemical group C1=CC=NN=C1 PBMFSQRYOILNGV-UHFFFAOYSA-N 0.000 description 1
- UBQKCCHYAOITMY-UHFFFAOYSA-N pyridin-2-ol Chemical class OC1=CC=CC=N1 UBQKCCHYAOITMY-UHFFFAOYSA-N 0.000 description 1
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Chemical group COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- 125000000714 pyrimidinyl group Chemical group 0.000 description 1
- 125000001422 pyrrolinyl group Chemical group 0.000 description 1
- 229940107700 pyruvic acid Drugs 0.000 description 1
- 238000011002 quantification Methods 0.000 description 1
- 150000003242 quaternary ammonium salts Chemical class 0.000 description 1
- 125000002294 quinazolinyl group Chemical group N1=C(N=CC2=CC=CC=C12)* 0.000 description 1
- 125000002943 quinolinyl group Chemical group N1=C(C=CC2=CC=CC=C12)* 0.000 description 1
- 125000001567 quinoxalinyl group Chemical group N1=C(C=NC2=CC=CC=C12)* 0.000 description 1
- 125000004621 quinuclidinyl group Chemical group N12C(CC(CC1)CC2)* 0.000 description 1
- 239000000941 radioactive substance Substances 0.000 description 1
- 238000010814 radioimmunoprecipitation assay Methods 0.000 description 1
- 108700005191 rat EZH2 Proteins 0.000 description 1
- 238000003753 real-time PCR Methods 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 230000022983 regulation of cell cycle Effects 0.000 description 1
- 239000003340 retarding agent Substances 0.000 description 1
- 238000010839 reverse transcription Methods 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- PYWVYCXTNDRMGF-UHFFFAOYSA-N rhodamine B Chemical compound [Cl-].C=12C=CC(=[N+](CC)CC)C=C2OC2=CC(N(CC)CC)=CC=C2C=1C1=CC=CC=C1C(O)=O PYWVYCXTNDRMGF-UHFFFAOYSA-N 0.000 description 1
- 125000006413 ring segment Chemical group 0.000 description 1
- CVHZOJJKTDOEJC-UHFFFAOYSA-N saccharin Chemical compound C1=CC=C2C(=O)NS(=O)(=O)C2=C1 CVHZOJJKTDOEJC-UHFFFAOYSA-N 0.000 description 1
- 229940081974 saccharin Drugs 0.000 description 1
- 235000019204 saccharin Nutrition 0.000 description 1
- 239000000901 saccharin and its Na,K and Ca salt Substances 0.000 description 1
- YGSDEFSMJLZEOE-UHFFFAOYSA-M salicylate Chemical compound OC1=CC=CC=C1C([O-])=O YGSDEFSMJLZEOE-UHFFFAOYSA-M 0.000 description 1
- 229960001860 salicylate Drugs 0.000 description 1
- 210000003296 saliva Anatomy 0.000 description 1
- 210000000582 semen Anatomy 0.000 description 1
- 238000013207 serial dilution Methods 0.000 description 1
- 210000002966 serum Anatomy 0.000 description 1
- 230000011664 signaling Effects 0.000 description 1
- 239000012748 slip agent Substances 0.000 description 1
- 230000000391 smoking effect Effects 0.000 description 1
- 230000008410 smoothened signaling pathway Effects 0.000 description 1
- WRIKHQLVHPKCJU-UHFFFAOYSA-N sodium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([Na])[Si](C)(C)C WRIKHQLVHPKCJU-UHFFFAOYSA-N 0.000 description 1
- 238000002415 sodium dodecyl sulfate polyacrylamide gel electrophoresis Methods 0.000 description 1
- 235000010267 sodium hydrogen sulphite Nutrition 0.000 description 1
- 229910001415 sodium ion Inorganic materials 0.000 description 1
- WGRULTCAYDOGQK-UHFFFAOYSA-M sodium;sodium;hydroxide Chemical compound [OH-].[Na].[Na+] WGRULTCAYDOGQK-UHFFFAOYSA-M 0.000 description 1
- 210000004872 soft tissue Anatomy 0.000 description 1
- 210000002325 somatostatin-secreting cell Anatomy 0.000 description 1
- 239000000600 sorbitol Substances 0.000 description 1
- 241000894007 species Species 0.000 description 1
- 238000013223 sprague-dawley female rat Methods 0.000 description 1
- 238000013222 sprague-dawley male rat Methods 0.000 description 1
- 238000012289 standard assay Methods 0.000 description 1
- 239000008107 starch Substances 0.000 description 1
- 235000019698 starch Nutrition 0.000 description 1
- HKSZLNNOFSGOKW-FYTWVXJKSA-N staurosporine Chemical compound C12=C3N4C5=CC=CC=C5C3=C3CNC(=O)C3=C2C2=CC=CC=C2N1[C@H]1C[C@@H](NC)[C@@H](OC)[C@]4(C)O1 HKSZLNNOFSGOKW-FYTWVXJKSA-N 0.000 description 1
- CGPUWJWCVCFERF-UHFFFAOYSA-N staurosporine Natural products C12=C3N4C5=CC=CC=C5C3=C3CNC(=O)C3=C2C2=CC=CC=C2N1C1CC(NC)C(OC)C4(OC)O1 CGPUWJWCVCFERF-UHFFFAOYSA-N 0.000 description 1
- 239000008174 sterile solution Substances 0.000 description 1
- 230000001954 sterilising effect Effects 0.000 description 1
- 238000004659 sterilization and disinfection Methods 0.000 description 1
- 125000005017 substituted alkenyl group Chemical group 0.000 description 1
- 125000005415 substituted alkoxy group Chemical group 0.000 description 1
- 125000000547 substituted alkyl group Chemical group 0.000 description 1
- 125000004426 substituted alkynyl group Chemical group 0.000 description 1
- 125000005346 substituted cycloalkyl group Chemical group 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 150000005846 sugar alcohols Polymers 0.000 description 1
- 150000008163 sugars Chemical class 0.000 description 1
- IIACRCGMVDHOTQ-UHFFFAOYSA-M sulfamate Chemical compound NS([O-])(=O)=O IIACRCGMVDHOTQ-UHFFFAOYSA-M 0.000 description 1
- 125000005420 sulfonamido group Chemical group S(=O)(=O)(N*)* 0.000 description 1
- 150000003871 sulfonates Chemical class 0.000 description 1
- 125000000472 sulfonyl group Chemical group *S(*)(=O)=O 0.000 description 1
- 235000011149 sulphuric acid Nutrition 0.000 description 1
- 239000004094 surface-active agent Substances 0.000 description 1
- 230000002459 sustained effect Effects 0.000 description 1
- 239000003765 sweetening agent Substances 0.000 description 1
- 238000007910 systemic administration Methods 0.000 description 1
- 230000008685 targeting Effects 0.000 description 1
- 229940095064 tartrate Drugs 0.000 description 1
- UXAWXZDXVOYLII-UHFFFAOYSA-N tert-butyl 2,5-diazabicyclo[2.2.1]heptane-2-carboxylate Chemical compound C1C2N(C(=O)OC(C)(C)C)CC1NC2 UXAWXZDXVOYLII-UHFFFAOYSA-N 0.000 description 1
- 238000010998 test method Methods 0.000 description 1
- WHRNULOCNSKMGB-UHFFFAOYSA-N tetrahydrofuran thf Chemical compound C1CCOC1.C1CCOC1 WHRNULOCNSKMGB-UHFFFAOYSA-N 0.000 description 1
- 125000003039 tetrahydroisoquinolinyl group Chemical group C1(NCCC2=CC=CC=C12)* 0.000 description 1
- 125000001712 tetrahydronaphthyl group Chemical group C1(CCCC2=CC=CC=C12)* 0.000 description 1
- 125000001412 tetrahydropyranyl group Chemical group 0.000 description 1
- 125000000147 tetrahydroquinolinyl group Chemical group N1(CCCC2=CC=CC=C12)* 0.000 description 1
- RAOIDOHSFRTOEL-UHFFFAOYSA-N tetrahydrothiophene Chemical compound C1CCSC1 RAOIDOHSFRTOEL-UHFFFAOYSA-N 0.000 description 1
- QEMXHQIAXOOASZ-UHFFFAOYSA-N tetramethylammonium Chemical compound C[N+](C)(C)C QEMXHQIAXOOASZ-UHFFFAOYSA-N 0.000 description 1
- 125000003831 tetrazolyl group Chemical group 0.000 description 1
- WROMPOXWARCANT-UHFFFAOYSA-N tfa trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F.OC(=O)C(F)(F)F WROMPOXWARCANT-UHFFFAOYSA-N 0.000 description 1
- 229940124597 therapeutic agent Drugs 0.000 description 1
- 231100001274 therapeutic index Toxicity 0.000 description 1
- 125000000335 thiazolyl group Chemical group 0.000 description 1
- 125000002053 thietanyl group Chemical group 0.000 description 1
- RTKIYNMVFMVABJ-UHFFFAOYSA-L thimerosal Chemical compound [Na+].CC[Hg]SC1=CC=CC=C1C([O-])=O RTKIYNMVFMVABJ-UHFFFAOYSA-L 0.000 description 1
- 229940033663 thimerosal Drugs 0.000 description 1
- 125000005300 thiocarboxy group Chemical group C(=S)(O)* 0.000 description 1
- 150000003573 thiols Chemical class 0.000 description 1
- ANRHNWWPFJCPAZ-UHFFFAOYSA-M thionine Chemical compound [Cl-].C1=CC(N)=CC2=[S+]C3=CC(N)=CC=C3N=C21 ANRHNWWPFJCPAZ-UHFFFAOYSA-M 0.000 description 1
- 229930192474 thiophene Chemical group 0.000 description 1
- 229940113082 thymine Drugs 0.000 description 1
- 238000004448 titration Methods 0.000 description 1
- 125000003944 tolyl group Chemical group 0.000 description 1
- 231100000331 toxic Toxicity 0.000 description 1
- 230000002588 toxic effect Effects 0.000 description 1
- 238000013518 transcription Methods 0.000 description 1
- 230000005026 transcription initiation Effects 0.000 description 1
- 230000002103 transcriptional effect Effects 0.000 description 1
- 238000012546 transfer Methods 0.000 description 1
- 238000013519 translation Methods 0.000 description 1
- 125000004306 triazinyl group Chemical group 0.000 description 1
- 150000003852 triazoles Chemical group 0.000 description 1
- 125000005310 triazolidinyl group Chemical group N1(NNCC1)* 0.000 description 1
- 125000002306 tributylsilyl group Chemical group C(CCC)[Si](CCCC)(CCCC)* 0.000 description 1
- 125000004784 trichloromethoxy group Chemical group ClC(O*)(Cl)Cl 0.000 description 1
- 239000013638 trimer Substances 0.000 description 1
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 1
- 229910052722 tritium Inorganic materials 0.000 description 1
- 229960000281 trometamol Drugs 0.000 description 1
- 230000005748 tumor development Effects 0.000 description 1
- 241000701447 unidentified baculovirus Species 0.000 description 1
- 210000002700 urine Anatomy 0.000 description 1
- 238000001291 vacuum drying Methods 0.000 description 1
- 238000012795 verification Methods 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 230000003612 virological effect Effects 0.000 description 1
- 239000008215 water for injection Substances 0.000 description 1
- 125000001834 xanthenyl group Chemical group C1=CC=CC=2OC3=CC=CC=C3C(C12)* 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/14—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing three or more hetero rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4412—Non condensed pyridines; Hydrogenated derivatives thereof having oxo groups directly attached to the heterocyclic ring
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/445—Non condensed piperidines, e.g. piperocaine
- A61K31/4523—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems
- A61K31/4545—Non condensed piperidines, e.g. piperocaine containing further heterocyclic ring systems containing a six-membered ring with nitrogen as a ring hetero atom, e.g. pipamperone, anabasine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5375—1,4-Oxazines, e.g. morpholine
- A61K31/5377—1,4-Oxazines, e.g. morpholine not condensed and containing further heterocyclic rings, e.g. timolol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/18—Drugs for disorders of the alimentary tract or the digestive system for pancreatic disorders, e.g. pancreatic enzymes
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P11/00—Drugs for disorders of the respiratory system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P13/00—Drugs for disorders of the urinary system
- A61P13/08—Drugs for disorders of the urinary system of the prostate
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P13/00—Drugs for disorders of the urinary system
- A61P13/12—Drugs for disorders of the urinary system of the kidneys
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P15/00—Drugs for genital or sexual disorders; Contraceptives
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P7/00—Drugs for disorders of the blood or the extracellular fluid
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D211/00—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings
- C07D211/04—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D211/80—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members
- C07D211/84—Heterocyclic compounds containing hydrogenated pyridine rings, not condensed with other rings with only hydrogen or carbon atoms directly attached to the ring nitrogen atom having two double bonds between ring members or between ring members and non-ring members with hetero atoms or with carbon atoms having three bonds to hetero atoms, with at the most one bond to halogen directly attached to ring carbon atoms
- C07D211/86—Oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/12—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Q—MEASURING OR TESTING PROCESSES INVOLVING ENZYMES, NUCLEIC ACIDS OR MICROORGANISMS; COMPOSITIONS OR TEST PAPERS THEREFOR; PROCESSES OF PREPARING SUCH COMPOSITIONS; CONDITION-RESPONSIVE CONTROL IN MICROBIOLOGICAL OR ENZYMOLOGICAL PROCESSES
- C12Q1/00—Measuring or testing processes involving enzymes, nucleic acids or microorganisms; Compositions therefor; Processes of preparing such compositions
- C12Q1/68—Measuring or testing processes involving enzymes, nucleic acids or microorganisms; Compositions therefor; Processes of preparing such compositions involving nucleic acids
- C12Q1/6876—Nucleic acid products used in the analysis of nucleic acids, e.g. primers or probes
- C12Q1/6883—Nucleic acid products used in the analysis of nucleic acids, e.g. primers or probes for diseases caused by alterations of genetic material
- C12Q1/6886—Nucleic acid products used in the analysis of nucleic acids, e.g. primers or probes for diseases caused by alterations of genetic material for cancer
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Q—MEASURING OR TESTING PROCESSES INVOLVING ENZYMES, NUCLEIC ACIDS OR MICROORGANISMS; COMPOSITIONS OR TEST PAPERS THEREFOR; PROCESSES OF PREPARING SUCH COMPOSITIONS; CONDITION-RESPONSIVE CONTROL IN MICROBIOLOGICAL OR ENZYMOLOGICAL PROCESSES
- C12Q2600/00—Oligonucleotides characterized by their use
- C12Q2600/156—Polymorphic or mutational markers
-
- C—CHEMISTRY; METALLURGY
- C12—BIOCHEMISTRY; BEER; SPIRITS; WINE; VINEGAR; MICROBIOLOGY; ENZYMOLOGY; MUTATION OR GENETIC ENGINEERING
- C12Q—MEASURING OR TESTING PROCESSES INVOLVING ENZYMES, NUCLEIC ACIDS OR MICROORGANISMS; COMPOSITIONS OR TEST PAPERS THEREFOR; PROCESSES OF PREPARING SUCH COMPOSITIONS; CONDITION-RESPONSIVE CONTROL IN MICROBIOLOGICAL OR ENZYMOLOGICAL PROCESSES
- C12Q2600/00—Oligonucleotides characterized by their use
- C12Q2600/158—Expression markers
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Pharmacology & Pharmacy (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Engineering & Computer Science (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Epidemiology (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Zoology (AREA)
- Wood Science & Technology (AREA)
- Immunology (AREA)
- Analytical Chemistry (AREA)
- Genetics & Genomics (AREA)
- Pathology (AREA)
- Oncology (AREA)
- Hematology (AREA)
- Urology & Nephrology (AREA)
- Biophysics (AREA)
- Biotechnology (AREA)
- General Engineering & Computer Science (AREA)
- Biochemistry (AREA)
- Hospice & Palliative Care (AREA)
- Molecular Biology (AREA)
- Physics & Mathematics (AREA)
- Microbiology (AREA)
- Pulmonology (AREA)
- Endocrinology (AREA)
- Reproductive Health (AREA)
- Biomedical Technology (AREA)
- Diabetes (AREA)
- Neurology (AREA)
Abstract
Un inhibidor de EZH2 para usar en el tratamiento del sarcoma epitelioide, en donde el inhibidor de EZH2 es:**Fórmula** o una sal farmacéuticamente aceptable de estos.
Description
DESCRIPCIÓN
Métodos para tratar el cáncer.
Campo de la invención
La presente invención generalmente se refiere al campo del tratamiento del cáncer, y en particular, al tratamiento del cáncer asociado con el complejo SWI/SNF (es decir, cáncer mediado por SWI/SNF). Más particularmente, la presente invención proporciona métodos y composiciones que tratan, alivian, previenen, disminuyen o mejoran los síntomas de cáncer asociados con el complejo SWI/SNF.
Antecedentes de la invención
Las enzimas modificadoras de la cromatina asociada a la enfermedad (por ejemplo, EZH2) juegan un papel en las enfermedades tales como trastornos proliferativos, trastornos metabólicos y trastornos sanguíneos. Por lo tanto, existe la necesidad de desarrollar moléculas pequeñas que sean capaces de modular la actividad de EZH2.
Resumen de la invención
La presente invención proporciona un inhibidor de EZH2 para su uso en el tratamiento del sarcoma epitelioide como se reivindica en las reivindicaciones. Por ejemplo, el cáncer asociado con SWI/SNF se caracteriza por una expresión reducida y/o pérdida de la función del complejo SWI/SNF o uno o más componentes del complejo SWI/SNF.
Por ejemplo, uno o más componentes se seleccionan del grupo que consiste en SNF5, ATRX y ARID1A.
Por ejemplo, la pérdida de función es causada por una mutación de pérdida de función resultante de una mutación puntual, una supresión y/o una inserción.
Por ejemplo, el sujeto tiene una supresión de SNF5.
En la presente descripción se describe un sujeto que tiene una mutación de ATRX seleccionada del grupo que consiste en una sustitución de asparagina (N) por el residuo de lisina (K) de tipo silvestre en la posición aminoacídica 688 de la SEQ ID NO: 5 (K688N), y una sustitución de isoleucina (I) por el residuo de metionina (M) de tipo silvestre en la posición aminoacídica 366 de la SEQ ID NO: 5 (M366I).
Se describe en la presente descripción un sujeto que tiene una mutación de ARID1A seleccionada del grupo que consiste en una mutación sin sentido para el residuo de cisteína (C) de tipo silvestre en la posición aminoacídica 884 de la SEQ ID NO: 11 (C884*), una sustitución de lisina (K) por el residuo de ácido glutámico (E) de tipo silvestre en la posición aminoacídica 966 (E966K), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 1411 de la SEQ ID NO: 11 (Q1411*), una mutación de desplazamiento de marco en el residuo defenilalanina (F) de tipo silvestre en la posición aminoacídica 1720 de la SEQ ID NO: 11 (F1720fs), una mutación de desplazamiento de marco después del residuo de glicina (G) de tipo silvestre en la posición aminoacídica 1847 de la SEQ ID NO: 11 (G1847fs), una mutación de desplazamiento de marco en el residuo de cisteína (C) de tipo silvestre en la posición aminoacídica 1874 de la SEQ ID NO: 11 (C1874fs), una sustitución de ácido glutámico (E) por el residuo de ácido aspártico (D) de tipo silvestre en la posición aminoacídica 1957 (D1957E), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 1430 de la SEQ ID NO: 11 (Q1430*), una mutación de desplazamiento de marco en el residuo de arginina (R) de tipo silvestre en la posición aminoacídica 1721 de la SEQ ID NO: 11 (R1721fs), una sustitución de ácido glutámico (E) por el residuo de glicina (G) de tipo silvestre en la posición aminoacídica 1255 (G1255E), una mutación de desplazamiento de marco en el residuo de glicina (G) de tipo silvestre en la posición aminoacídica 284 de la SEQ ID NO: 11 (G284fs), una mutación sin sentido para el residuo de arginina (R) de tipo silvestre en la posición aminoacídica 1722 de la SEQ ID NO: 11 (R1722*), una mutación de desplazamiento de marco en el residuo de metionina (M) de tipo silvestre en la posición aminoacídica 274 de la SEQ ID NO: 11 (M274fs), una mutación de desplazamiento de marco en el residuo de glicina (G) de tipo silvestre en la posición aminoacídica 1847 de la SEQ ID NO: 11 (G1847fs), una mutación de desplazamiento de marco en el residuo P de tipo silvestre en la posición aminoacídica 559 de la SEQ ID NO: 11 (P559fs), una mutación sin sentido para el residuo de arginina (R) de tipo silvestre en la posición aminoacídica 1276 de la SEQ ID NO: 11 (R1276*), una mutación de desplazamiento de marco en el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 2176 de la SEQ ID NO: 11 (Q2176fs), una mutación de desplazamiento de marco en el residuo de histidina (H) de tipo silvestre en la posición aminoacídica 203 de la SEQ ID NO: 11 (H203fs), una mutación de desplazamiento de marco en el residuo de alanina (A) de tipo silvestre en la posición aminoacídica 591 de la SEQ ID NO: 11 (A591fs), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 1322 de la SEQ ID NO: 11 (Q1322*), una mutación sin sentido para el residuo de serina (S) de tipo silvestre en la posición aminoacídica 2264 de la SEQ ID NO: 11 (S2264*), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 586 de la SEQ ID NO: 11 (Q586*), una mutación de desplazamiento de marco en el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 548 de la SEQ ID NO: 11 (Q548fs), y una mutación de desplazamiento de marco en el residuo de asparagina (N) de tipo silvestre en la posición aminoacídica 756 de la SEQ ID NO: 11 (N756fs).
Se describe en la presente descripción un método para tratar o aliviar un síntoma de un cáncer asociado a SWI/SNF en un sujeto que lo necesita mediante (a) la determinación del nivel de expresión de al menos un gen seleccionado del grupo que consiste en genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores en una muestra obtenida del sujeto; (b) la selección del sujeto que tiene un nivel de expresión disminuido de al menos un gen en la etapa a; y (c) la administración al sujeto seleccionado en la etapa b de una cantidad eficaz de un inhibidor de EZH2, que trata o alivia de esta forma un síntoma de cáncer en el sujeto.
Se describe en la presente un método para tratar o aliviar un síntoma de un cáncer asociado a SWI/SNF en un sujeto que lo necesita mediante (a) la determinación del nivel de expresión de al menos un gen seleccionado del grupo que consiste en genes de la vía hedgehog, genes de la vía myc y genes de la histona metiltransferasa en una muestra obtenida del sujeto; (b) la selección del sujeto que tiene un nivel de expresión aumentado de al menos un gen en la etapa a; y (c) la administración al sujeto seleccionado en la etapa b de una cantidad eficaz de un inhibidor de EZH2, que trata o alivia de esta forma un síntoma de cáncer en el sujeto.
Por ejemplo, el gen de diferenciación neuronal es CD133, DOCK4 o PTPRK.
Por ejemplo, el gen de inhibición del ciclo celular es CKDN1A o CDKN2A.
Por ejemplo, el gen de supresión tumoral es BIN1.
Por ejemplo, el gen de la vía hedgehog es GLI1 o PTCH1.
Por ejemplo, el gen de la vía myc es MYC.
Por ejemplo, el gen de la histona metiltransferasa es EZH2.
Se describe en la presente descripción un método para inducir la diferenciación neuronal, la inhibición del ciclo celular o la supresión tumoral al poner en contacto una célula con un inhibidor de EZH2. El inhibidor de EZH2 puede estar en una cantidad suficiente para aumentar la expresión de al menos un gen seleccionado del grupo que consiste en CD133, DOCK4, PTPRK, CKDN1A, CDKN2Ay BIN1.
En la presente descripción se describe un método para inhibirla señalización de hedgehog al poner en contacto una célula con un inhibidor de EZH2. El inhibidor de EZH2 puede estar en una cantidad suficiente para reducir la expresión de GLI1 y/o PTCH1.
En la presente invención se describe un método para inducir la expresión génica al poner en contacto una célula con un inhibidor de EZH2. El inhibidor de EZH2 puede estar en una cantidad suficiente para inducir la diferenciación neuronal, la inhibición del ciclo celular y/o la supresión tumoral. Por ejemplo, el gen puede ser CD133, DOCK4, PTPRK, CKDN1A, CKDN2A o BIN1.
Se describe en la presente invención un método para inhibir la expresión génica al poner en contacto una célula con un inhibidor de EZH2. El inhibidor de EZH2 está en una cantidad suficiente para inhibir la señalización de hedgehog. Por ejemplo, el gen puede ser GLI1 o PTCH1.
Por ejemplo, la célula puede tener pérdida de función de SNF5, ARID1A, ATRXy/o un componente del complejo SWI/SNF. Por ejemplo, la pérdida de función es causada por una supresión de SNF5.
El inhibidor de EZH2 es el Compuesto A que tiene la siguiente fórmula:

sus estereoisómeros, o sus sales o solvatos farmacéuticamente aceptables.
A menos que se defina lo contrario, todos los términos técnicos y científicos usados en la presente descripción tienen el mismo significado que entiende comúnmente un experto en la técnica a la que pertenece esta invención. En la descripción, las formas singulares incluyen, además, el plural a menos que el contexto indique claramente lo contrario. Aunque los métodos y materiales similares o equivalentes a los descritos en la presente descripción pueden usarse en la práctica o prueba de la presente invención, los métodos y materiales adecuados se describen más abajo. Las referencias citadas en la presente descripción no se admiten como técnica anterior a la invención reivindicada. En caso de conflicto, prevalecerá la presente descripción, incluyendo las definiciones. Además, los materiales, métodos y ejemplos solo son ilustrativos y no están destinados a ser limitantes.
Otras características y ventajas de la invención serán evidentes a partir de la siguiente descripción detallada y reivindicaciones.
Breve descripción de las figuras
Las Figuras 1A y 1B son una serie de análisis de transferencia de membrana de tipo Western de las líneas celulares con SNF5 de tipo silvestre (RD y SJCRH30) y mutante.
Las Figuras 2A-2E son una serie de gráficos que establecen que las líneas celulares A204 (C), G401 (D) y G402 (E) de SNF5 mutante responden selectivamente al compuesto EZH2 (Compuesto E) en comparación con las líneas celulares de tipo silvestre RD (A) y SJCRH30 (B).
Las Figuras 3A-3D son una serie de gráficos de barras que muestran que la línea celular G401 SNF mutante está respondiendo al Compuesto E después de 7 días en agar blando en comparación con las células RD de tipo silvestre. A muestra la línea celular RD (5.000 células/pocillo). B muestra células G401 (5.000 células/pocillo). C muestra células G401 en crecimiento 2D. D muestra células G401 (10.000 células/pocillo).
Las Figuras 4A-4D son cuatro gráficos que muestran que la línea celular G401 SNF5 mutante es sensible al Compuesto A in vitro. La línea celular de tipo silvestre SJCRH30 (A) y RD (C) y la línea celular G401 (B) y A204 (D) de SNF5 mutante se pretrataron durante 7 días con las concentraciones indicadas del Compuesto A y se resembraron el día 0. La viabilidad celular se determinó mediante el ensayo de viabilidad celular luminiscente CellTiter-Glo®.
Las Figuras 5A-5D son una serie de gráficos que muestran regresiones duraderas en los xenoinjertos G401 (modelo de tumor rabdoide maligno) con el tratamiento del Compuesto A. (A) Regresiones del tumor inducidas por el compuesto A en las dosis indicadas. (A) Regresiones del tumor inducidas por la administración dos veces al día del compuesto A en las dosis indicadas. Los datos representan los valores promedios ± SEM (n=8). La administración del compuesto se detuvo el día 28. (C) Inhibición del objetivo EZH2 en tejido tumoral del xenoinjerto G401 recogido a partir de una cohorte paralela de ratones el día 21. Cada punto muestra la relación de H3K27Me3 con respecto a H3 total. Las líneas horizontales representan valores promedios grupales. BLLQ = por debajo del límite inferior de la cuantificación. (D, E) Tinción inmunohistoquímica de la metilación de histonas tumorales de muestras tumorales a partir de ratones tratados con vehículo (D) y tratados con el Compuesto A (E) (a 125 mg/kg).
La Figura 6 es un gráfico que muestra las ubicaciones de las mutaciones ATRX identificadas en las líneas celulares SCLC.
La Figura 7A es un gráfico que muestra que las células de cáncer de próstata LNCAP muestran inhibición del crecimiento celular dependiente de la dosis con el tratamiento del Compuesto E in vitro.
La Figura 7B es un gráfico que muestra el valor IC50 del Compuesto E en el día 11 y el día 14 para las células WSU-DLCL2 y LNCAP.
Las Figuras 8A-8C son tres gráficos que establecen que las líneas SCLC mutante ATRX NCI-H446 (A), SW1271 (B) y NCI-H841 (C) están respondiendo al Compuesto E.
Las Figuras 9A-9C son tres imágenes de microscopía que muestran que la línea SCLC NCI-H841 cambia la morfología después del tratamiento con el vehículo (A) o el Compuesto E a una concentración de 4.1E-02 uM (B) o 3.3 uM (C).
Las Figuras 10A-10C son una serie de gráficos que muestran los efectos del Compuesto A sobre la metilación de histona celular global y la viabilidad celular. (A) Estructura química del Compuesto A. (B) Inhibición dependiente de la concentración de los niveles celulares de H3K27Me3 en las células G401 y RD. (C) Inhibición selectiva de la proliferación de las células G401SM^RCSt-suprimidas por el Compuesto A in vitro (medido mediante el contenido de ATP). G401 (paneles a y b) y células RD (paneles c y d) se volvieron a sembrar en las densidades de siembra originales el día 7. Cada punto representa la media para cada concentración (n=3).
Las Figuras 11Ay 11B son una serie de gráficos que muestran el mecanismo bioquímico de los estudios de acción. El valor de IC50del Compuesto A aumenta con el aumento de la concentración de SAM (A) y se afecta mínimamente con el aumento de la concentración de oligonucleosomas (B), lo que indica un mecanismo de acción competitivo de SAM y no competitivo de los nucleosomas.
Las Figuras 12A y 12B son una serie de paneles que demuestran la verificación de la expresión de SMARCB 1 y EZH2 en líneas celulares y la especificidad del Compuesto A para la inhibición de la metilación de las histonas celulares. (A) Los lisados celulares se analizaron por inmunotransferencia con anticuerpos específicos para SMARCB 1, EZH2 y Actina (control de carga). (B) Inhibición selectiva de la metilación celular de H3K27 en las células G401 y RD. Las células se incubaron con el Compuesto A durante 4 días, y las histonas extraídas con ácido se analizaron mediante inmunotransferencia.
Las Figuras 13Ay 13B son una serie de gráficos de barras que demuestran que el Compuesto A induce el arresto de G-iy apoptosis en las células MRTSM^RCB7-suprimidas. Análisis del ciclo celular (por citometría de flujo) y determinación de apoptosis (por ensayo TUNEL) en células RD (panel A) o G401 (panel B) durante la incubación ya sea con vehículo o Compuesto A 1 pM por hasta 14 días. El arresto de Gise observó a partir del día 7 y se indujo apoptosis a partir del día 11. Los datos representan los valores promedios ± SEM (n=2). Los valores de control DMSO que se muestran son el promedio ± SEM de cada intervalo de tiempo. Las células se dividieron y se volvieron a sembrar en los días 4, 7 y 11 a la densidad de siembra original.
Las Figuras 14A-14B son una serie de gráficos que muestran que el Compuesto A induce cambios en la expresión de genes regulados por SMARCB 1 y la morfología celular. (A) Expresión basal de genes regulados por SMARCB 1 en las células G401SM^RCB7-suprimidas, con relación a las células de control RD (medido por qPCR, n=2). (B) Las células G401 y RD se incubaron con DMSO o con el Compuesto A 1 pM durante 2, 4 y 7 días. La expresión génica se determinó mediante qPCR (n=2) y se expresa con relación al control DMSO de cada intervalo de tiempo. Los paneles a-j corresponden a los genes GLI1, PTCh1, DOCK4, CD133, PTPRK, BIN1, CDKN1A, CDKN2A, EZH2 y MYC, respectivamente. (C) Las células G402 se incubaron ya sea con DMSO (panel izquierdo) o el Compuesto A 1 pM (panel derecho) durante 14 días. Las células se dividieron y se volvieron a sembrar a la densidad de siembra original el día 7.
Las Figuras 15A-15D son series de gráficos que demuestran los pesos corporales, las regresiones tumorales y los niveles plasmáticos en ratones portadores de xenoinjerto G401 tratados con el Compuesto A. (A) Se determinaron los pesos corporales dos veces por semana para los animales tratados con el Compuesto A en un esquema BID durante 28 días. Los datos se presentan como valores promedios ± SEM (n=16 hasta el día 21, n=8 del día 22 al 60). (B) Regresiones tumorales inducidas por la administración dos veces al día (BID) del Compuesto A durante 21 días a las dosis indicadas (valores promedios ± SEM, n=16). * p <0,05, ** p <0,01, medidas repetidas ANOVA, prueba posprueba de Dunnett vs. vehículo. (C) Pesos tumorales de 8 ratones sacrificados el día 21. **** p <0,0001, prueba exacta de Fisher. (D) Se recogió plasma 5 min antes y 3 h después de la dosificación del Compuesto A el día 21, y los niveles de compuesto se midieron por LC-MS/MS. Se sacrificaron los animales y se recogieron los tumores 3 h después de la dosificación el día 21. Se generaron homogeneizados tumorales y se sometieron a análisis por LC-MS/MS para determinar las concentraciones del Compuesto A. Tenga en cuenta que los niveles de compuestos tumorales no pudieron determinarse a partir de todos los animales, especialmente en los grupos de dosis más altas porque los xenoinjertos eran demasiado pequeños el día 21. Los puntos representan los valores para los animales individuales; las líneas horizontales representan los valores promedios del grupo.
Las Figuras 16A-16C son una serie de gráficos que muestran que el Compuesto A erradica los xenoinjertos MRTSM^RCB7-suprimidos en los ratones SCID. (A) Regresiones del tumor inducidas por la administración dos veces al día (BID) del compuesto A durante 28 días en las dosis indicadas. La administración del compuesto se detuvo el día 28 y los tumores se dejaron crecer hasta alcanzar los 2000 mm.3(datos mostrados como valores promedios ± SEM, n=8). (C) Inhibición del objetivo EZH2 en tejido tumoral del xenoinjerto G401 recogido a partir de ratones que se les practicaron la eutanasia el día 21. Cada punto muestra la relación de H3K27Me3 con respecto a H3 total, medido por ELISA. Las líneas horizontales representan los valores promedios de grupo; los símbolos grises son valores fuera de la curva estándar de ELISA. (C) Cambio en la expresión génica en tejido tumoral de xenoinjerto G401 recogido de ratones tratados con el Compuesto A durante 21 días. Los paneles a-d corresponden a los genes CD133, PTPRK, DOCK4 y GLI1, respectivamente. Los datos se presentan como cambio de conformación en comparación con el vehículo ± SEM (n=6, n=4 para el grupo de 500 mg/kg). * p <0,05, ** p <0,01, **** p <0,0001, vs. vehículo, prueba exacta de Fisher.
Descripción detallada de la invención
La presente invención se basa en parte en el descubrimiento de que los inhibidores de EZH2 pueden tratar eficazmente los cánceres asociados a SWI/SNF que se caracterizan por las expresiones alteradas y/o pérdida de la función de ciertos biomarcadores o genes. Específicamente, los tumores o células tumorales que tienen expresiones alteradas y/o pérdida de función de los biomarcadores o genes seleccionados son sensibles a los inhibidores de EZH2 de la presente invención. En consecuencia, la presente invención proporciona un inhibidor de EZH2 para su uso en el tratamiento del sarcoma epitelioide como se define en las reivindicaciones. Se describe en la presente los métodos para tratar o aliviar un síntoma de cáncer en un sujeto mediante la administración de una cantidad terapéuticamente efectiva de un inhibidor de EZH2 al sujeto, en particular el tratamiento de cánceres asociados con la expresión alterada y/o la pérdida de la función de ciertos biomarcadores o genes. Por ejemplo, el biomarcador es un componente del complejo sW i/SNF. Por ejemplo, el gen se selecciona del grupo que consiste en los genes de diferenciación neuronal, genes de inhibición de los genes del ciclo celular, genes supresores de tumores, genes de la vía hedgehog, genes de la vía myc y genes de la histona metiltransferasa.
El complejo SWI/SNF en humanos incluye al menos subunidades centrales evolutivamente conservadas y subunidades variantes. Las subunidades centrales evolutivamente conservadas incluyen SNF5 (también denominada SMARCB1, INI1 o BAF47), SMARCA4 (conocida además como gen 1 relacionado con BRM/sW i2, BRG1), BAF155 y BAF170. Las subunidades variantes incluyen BAF53 (A o B), BAF60 (A, B o C), BAF 57, BAF45 (A, B, C o D). Otras subunidades incluyen ARIDI1A (conocido como SMARCF1), ARID1B, SMARCA2 (conocida además como homólogo de brahma, BRM), ATRX, BAF200, BAF180 (conocida además como PBRM1) y 7 que contienen bromodominio (BRD7). Al menos un componente del complejo SWI/SNF puede ser cualquier componente del complejo, por ejemplo, el componente/subunidad descrito en la presente o conocido en la técnica.
En cualquiera de los métodos presentados en la descripción, el gen de diferenciación neuronal puede ser, pero no se limita a, CD133 (denominado además PROM1), DOCK4, PTPRK, PROM2, LHX1, LHX6, LHX9, PAX6, PAX7, VEFGA, FZD3B, FYN, HIF1A, HTRA2, EVX1, CCDC64 o GFAP.
En cualquiera de los métodos presentados en la descripción, el gen de inhibición del ciclo celular puede ser, pero no se limitan a, CKDN1A, CDKN2A, MEN1, CHEK1, IRF6, ALOX15B, CYP27B1, DBC1, NME6, GMNN, HEXIM1, LATS1, MYC, HRAS, TGFB1, IFNG, WNT1, TP53, THBS1, INHBA, IL8, IRF1, TPR, BMP2, BMP4, ETS1, HPGD, BMP7, GATA3, NR2F2, APC, PTPN3, CALR, IL12A, IL12B, PML, CDKN2B, CDKN2C, CDKN1B, SOX2, TAF6, DNA2, PLK1, TERF1, GAS1, CDKN2D, mlF1, PTEN, TGFB2, SMAD3, FOXO4, CDK6, TFAP4, MAP2K1, NOTCH2, FOXC1, DLG1, MAD2L1, ATM, NAE1, DGKZ, FHL1, SCRIB, BTG3, PTPRK, RPS6KA2, STK11, CDKN3, TBRG1, CDC73, THAP5, CRLF3, DCUN1D3, MYOCD, PAF1, LILRB1, UHMK1, PNPT1, USP47, HEXIM2, CDK5RAP1, NKX3-1, TIPIN, PCBP4, USP44, RBM38, CDT1, RGCC, RNF167, CLSPN, CHMP1A, WDR6, TCF7L2, LATS2, RASSF1, mlTK, MAD2L2, FBXO5, ING4, o TRIM35.
En cualquiera de los métodos presentados en la descripción, el gen supresor de tumores puede ser, pero no se limitan a, BIN1. Como se usa en la presente descripción, el término "gen supresor tumoral" tiene su significado comúnmente entendido en la técnica, es decir, un gen cuya expresión y función normal actúan para suprimir el fenotipo neoplásico o inducir apoptosis, o ambos. En algunas modalidades, los genes supresores de tumores incluyen los genes de inhibición del ciclo celular. Las categorías ilustrativas de supresores tumorales basado en sus funciones incluyen, pero no se limitan a:
(1) genes que inhiben los ciclos celulares;
(2) genes que se acoplan al ciclo celular para dañar el ADN. Cuando hay ADN dañado en la célula, la célula no debe dividirse. Si el daño puede repararse, el ciclo celular puede continuar. Si el daño no puede repararse, la célula debe iniciar la apoptosis (muerte celular programada);
(3) genes que evitan que las células tumorales se dispersen, bloquean la pérdida de contacto mediante inhibición e inhiben la metástasis. Estos genes y sus proteínas codificadas se conocen además como supresores de la metástasis; y (4) proteínas de reparación del a Dn . Las mutaciones en estos genes aumentan el riesgo de cáncer.
En cualquiera de los métodos presentados en la descripción, el gen de la vía de señalización de hedgehog puede ser, pero no se limita a, GLI1, PTCH1, SUFU, KIF7, GLI2, BMP4, MAP3K10, SHH, TCTN3, DYRK2, PTCHD1 o SMO.
En cualquiera de los métodos presentados en la descripción, el gen de la vía myc puede ser, pero no se limita a, MYC NMI, NFYC, NFYB, Ciclina T1, tipo-RuvB 1, GTF2I, b Rc A1, invasión de linfoma de células T y proteína inductora de metástasis 1, ACTL6A, PCAF, MYCBP2, MAPK8, Bcl-2, homólogo de la proteína de iniciación de la transcripción del SPT3, SAP130, DNMT3A, madres contra el homólogo decapentapléjico 3, MAX, madres contra el homólogo decapentapléjico 2, MYCBP, HTATIP, ZBTB17, proteína asociada al dominio de transformación/transcripción, TADA2L, PFDN5, MAPK1, TFAP2A, P73, TAF9, YY1, SMARCB1, SMARCA4, mlH1, EP400 o let-7.
En cualquiera de los métodos presentados en la descripción, el gen de la histona metiltransferasa puede ser, pero no se limita a, EZH2.
Los compuestos descritos en la presente inhiben la actividad de la histona metiltransferasa de EZH2 o un mutante de esta y, en consecuencia, los compuestos descritos en la presente son candidatos para tratar o prevenir ciertas afecciones y enfermedades. Se describe en la presente los métodos para tratar, prevenir o aliviar un síntoma de cáncer o una afección precancerosa. El método incluye administrar a un sujeto que lo necesite, una cantidad terapéuticamente efectiva de un compuesto descrito en la presente, o una sal, polimorfo, solvato o estereoisómero farmacéuticamente aceptable de este. Los cánceres ilustrativos que pueden tratarse incluyen el sarcoma epitelioide. Alternativamente, los cánceres que se tratan por los compuestos son cánceres no NHL.
Se describe en la presente invención el uso de un compuesto descrito en la presente, o una sal, polimorfo o solvato farmacéuticamente aceptable de este en el tratamiento del cáncer o precáncer, o, para la preparación de un medicamento útil para el tratamiento de ese tipo de cáncer o precáncer. Los cánceres ilustrativos que pueden tratarse incluyen el sarcoma epitelioide.
Los compuestos descritos en la presente pueden usarse para modular la metilación de las proteínas (por ejemplo, histonas), por ejemplo, para modular la actividad de la enzima histona metiltransferasa o la enzima histona desmetilasa. Los compuestos descritos en la presente pueden usarse in vivo o in vitro para modular la metilación de las proteínas.
Basado en el sorprendente descubrimiento de que la regulación de la mutilación por EZH2 implica la formación de tumores, tumores particulares que tienen la expresión alterada y/o pérdida de la función de biomarcadores/genes seleccionados, los compuestos descritos en la presente son candidatos adecuados para tratar estas enfermedades, es decir, para disminuir la metilación o restaurar aproximadamente a su nivel la metilación en las células normales de contraparte.
Los compuestos descritos en la presente invención pueden inhibir selectivamente la proliferación de las células tumorales o tumores asociados al complejo SWI/SNF (como se muestra en las Figuras 1-9). En consecuencia, se describen en la presente invención los métodos para tratar, prevenir o aliviar un síntoma de cáncer asociado al complejo SWI/SNF o una afección precancerosa con un compuesto descrito en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este. En la presente se describe el uso de un compuesto descrito en la invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este en el tratamiento del cáncer asociado al complejo SWI/SNF o para la preparación de un medicamento útil para el tratamiento de dicho cáncer.
Se describe en la presente los métodos para determinar la capacidad de respuesta de un sujeto que tiene cáncer a un inhibidor de EZH2. El método incluye las etapas para obtener una muestra (una muestra de ácido nucleico o una muestra de proteína) del sujeto y detectar la expresión reducida, haploinsuficiencia y/o pérdida de la función de al menos un componente del complejo SWI/SNF, detectar la expresión y/o función de este componente, y la presencia de dicha expresión reducida, haploinsuficiencia y/o pérdida de la función indica que el sujeto responde al inhibidor EZH2. El término "muestra" significa cualquier muestra biológica derivada a partir del sujeto, que incluye pero no se limitan a, las células, muestras de tejidos, fluidos corporales (que incluyen, pero no se limitan a, moco, sangre, plasma, suero, orina, saliva y semen), células tumorales y tejidos tumorales. Las muestras pueden proporcionarse por el sujeto bajo tratamiento o prueba. Alternativamente, el médico puede obtener muestras de acuerdo con la práctica habitual en la técnica.
En la presente se describen los métodos para determinar la predisposición de un sujeto a un cáncer o una afección precancerosa mediante la obtención de una muestra del sujeto y detectar la expresión reducida, haploinsuficiencia y/o pérdida de la función de al menos un componente del complejo SWI/SNF, y la presencia de la expresión reducida, haploinsuficiencia y/o pérdida de función de este tipo indica que el sujeto está predispuesto a (es decir, que tiene mayor riesgo de) desarrollar el cáncer o la afección precancerosa en comparación con un sujeto sin dicha pérdida de función del al menos un componente del complejo SWI/SNF.
El término "predispuesto" como se usa en la presente descripción con relación al cáncer o una afección precancerosa debe entenderse que significa la probabilidad aumentada (por ejemplo, al menos 1 %, 5 %, 10 %, 20 %, 30 %, 40 %, 50 %, 60 %, 70 %, 80 %, 90 %, 100 %, 150 %, 200 % o más de probabilidad de que un sujeto con expresión reducida, haploinsuficiencia y/o pérdida de la función de al menos un componente del complejo sW i/SNF sufrirá cáncer o una afección precancerosa, en comparación con la probabilidad de que otro sujeto que no tenga expresión reducida, haploinsuficiencia y/o pérdida de la función de al menos un componente del complejo SWI/SNF sufrirá cáncer o una afección precancerosa, en circunstancias en las que otros factores de riesgo (por ejemplo, químico/ambiental, alimentos, antecedentes de tabaquismo, etc.) para tener cáncer o una afección precancerosa son similares entre los sujetos.
"Riesgo" en el contexto de la presente descripción, se relaciona con la probabilidad de que ocurra un evento durante un período de tiempo específico y puede significar el riesgo "absoluto" o el riesgo "relativo" para un sujeto. El riesgo absoluto puede medirse o bien con referencia a la observación real posterior a la medición para la cohorte de tiempo relevante, o con referencia a valores de índice desarrollados a partir de cohortes históricas estadísticamente válidas que se han seguido durante el período de tiempo relevante. El riesgo relativo se refiere a la proporción de riesgos absolutos de un sujeto en comparación con los riesgos absolutos de cohortes de bajo riesgo o un riesgo poblacional promedio, que puede variar según la forma en que se evalúan los factores de riesgo clínicos. Las razones de prevalencia, la proporción de eventos positivos frente a eventos negativos para un resultado de prueba dado, también se usan comúnmente (las prevalencias están de acuerdo con la fórmula p/(1-p) donde p es la probabilidad de evento y (1- p) es la probabilidad del no evento) en la no conversión.
En consecuencia, en la presente descripción se personaliza la medicina, el tratamiento y/o manejo del cáncer para un sujeto mediante el tamizaje genético de la expresión reducida, haploinsuficiencia y/o pérdida de la función de al menos un componente del complejo SWI/SNF en el sujeto. Por ejemplo, en la presente invención se describen los métodos para tratar, prevenir o aliviar un síntoma de cáncer o una afección precancerosa mediante la determinación de la capacidad de respuesta del sujeto a un inhibidor de EZH2 y cuando el sujeto es sensible al inhibidor de EZH2, administrar al sujeto una cantidad terapéuticamente efectiva del inhibidor de EZH2, o una sal, solvato o estereoisómero farmacéuticamente aceptable de este. La capacidad de respuesta se determina obteniendo una muestra del sujeto y detectando la expresión reducida, haploinsuficiencia y/o pérdida de función de al menos un componente del complejo sW i/SNF (tales como SNF5, ARID1A o ATRX), y la presencia de la pérdida de función de este tipo indica que el sujeto es sensible al inhibidor EZH2.
En otro ejemplo, en la presente se describen los métodos de manejo del cáncer en un sujeto al determinar periódicamente la predisposición del sujeto a un cáncer o una afección precancerosa. Los métodos incluyen las etapas para obtener una muestra del sujeto y detectar una expresión reducida, haploinsuficiencia y/o pérdida de la función de al menos un componente del complejo SWI/SNF, y la presencia de la expresión reducida, haploinsuficiencia y/o pérdida de función de este tipo indica que el sujeto está predispuesto a desarrollar el cáncer o la afección precancerosa en comparación con un
sujeto sin la expresión reducida, haploinsuficiencia y/o pérdida de función de este tipo de al menos un componente del complejo SWI/SNF.
Para propósitos ilustrativos, los métodos de tratamiento presentados en la descripción incluyen las etapas de (a) recoger una muestra de ácido nucleico o una muestra de proteína de una muestra biológica obtenida de un sujeto, (b) medir el nivel de expresión o el nivel de función de un componente del complejo SWI/SNF en la muestra, (c) medir el nivel de expresión o el nivel de función del componente del SWI/SNF en una muestra de control; (d) comparar el nivel de expresión o el nivel de función del componente medido en la etapa (b) en la muestra de prueba con el nivel de expresión o el nivel de función del componente medido en la etapa (c) en la muestra de control (o un valor de referencia); (e) identificar al sujeto como candidato para el tratamiento cuando el nivel de expresión o el nivel de función del componente medido en la etapa (b) se reduce o pierde (por ejemplo, haploinsuficiencia o pérdida de función) en comparación con el nivel de expresión o el nivel de función del componente medido en la etapa (c); y (f) administrar una cantidad terapéuticamente efectiva de un inhibidor de EZH2 al sujeto identificado en la etapa (e) o seleccionar un régimen de tratamiento para el sujeto identificado en la etapa (e). El nivel de expresión o el nivel funcional del componente en la muestra del sujeto se reduce, por ejemplo, 10 %, 25 %, 50 % o 1-, 2-, 5- o más veces en comparación con el nivel de expresión o el nivel funcional del componente en la muestra de control. Cualquier método adecuado conocido en la técnica puede utilizarse para medir el nivel de expresión o el nivel de función del componente del complejo SWI/SNF. En algunas modalidades, el componente es SNF5, ARID1A o ATRX.
Por ejemplo, el sujeto identificado puede tratarse con el tratamiento estándar de atención como se describe en las guías más actuales de la Red Nacional Integral del Cáncer (NCCN).
Por ejemplo, se obtiene una muestra de control a partir de un sujeto sano y normal. Alternativamente, se obtiene una muestra de control de un sujeto que no sufre, no ha sido diagnosticado o no tiene riesgo de desarrollar cáncer asociado con el complejo SWI/SNF.
Se describe en la presente un método para tratar o aliviar un síntoma de cáncer en un sujeto al determinar la capacidad de respuesta del sujeto a un inhibidor de EZH2 y administrando al sujeto una cantidad terapéuticamente efectiva del inhibidor de EZH2 si el sujeto responde al inhibidor de EZH2 y el sujeto tiene un cáncer seleccionado del grupo que consiste en cáncer de cerebro y s Nc , cáncer de riñón, cáncer de ovario, cáncer de páncreas, leucemia, linfoma, mieloma y/o sarcoma. La capacidad de respuesta de ese tipo se determina obteniendo una muestra del sujeto y detectando la expresión reducida, haploinsuficiencia y/o pérdida de función de SNF5, ARID1A y/o ATRX, y la presencia de la expresión reducida, haploinsuficiencia y/o pérdida de función indica que el sujeto es sensible al inhibidor de EZH2.
Sin estar unido a ninguna teoría, un compuesto descrito en la presente invención inhibe específicamente la metilación celular de H3K27 que conduce a la destrucción apoptótica selectiva de las células MRT mutantes SMARCB1. Por ejemplo, el tratamiento in vitro de las líneas celulares SMARCB1 -suprimidas con el Compuesto A indujeron fuertes efectos antiproliferativos con valores de IC50 en el intervalo de nM; mientras que las líneas celulares de control (tipo silvestre) mínimamente se afectaron (Figura 10C y tabla 6). Además, el compuesto descrito en la presente invención induce los genes de diferenciación neuronal, inhibición del ciclo celular y supresión tumoral, mientras que suprime la expresión de los genes de la vía hedgehog, MYC y EZH2. Por ejemplo, el tratamiento del Compuesto A de las células G401SMARCB1-suprimidas hasta 7 días indujeron fuertemente la expresión de CD133, DOCK4 y PTPRK e inhibidores del ciclo celular regulados corriente arriba CDKN1A y CDKN2A y el supresor tumoralB/N1, todo de una manera dependiente del tiempo (Figura 14B). Simultáneamente, la expresión de los genes de la vía hedgehog, MYCyEZH2 se redujeron. Debe notar que, las células G402SMARCB1-suprimidas expuestas al Compuesto A durante 14 días asumieron una morfología de tipo neuronal (Figura 14C).
En consecuencia con la presente, se describen los métodos para tratar o aliviar un síntoma de cáncer en un sujeto que lo necesita al (a) la determinar el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores en una muestra obtenida del sujeto; (b) seleccionar un sujeto que tiene un nivel de expresión disminuido de al menos un gen en la etapa (a); y (c) administrar al sujeto seleccionado en la etapa (b) una cantidad eficaz de un compuesto descrito en la presente, tratando o aliviando, de este modo, un síntoma de cáncer en el sujeto.
En la presente se describen los métodos para tratar o aliviar un síntoma de cáncer en un sujeto que lo necesita al (a) determinar el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de la vía hedgehog, genes de la vía myc y genes de la histona metiltransferasa en un muestra obtenida del sujeto; (b) seleccionar un sujeto que tiene un nivel de expresión aumentado de al menos un gen en la etapa (a); y (c) administrar al sujeto seleccionado en la etapa (b) una cantidad eficaz de un compuesto descrito en la presente, tratando o aliviando, de este modo, un síntoma de cáncer en el sujeto.
Se proporcionan además en la presente invención los métodos para seleccionar una terapia contra el cáncer para un sujeto que lo necesite al (a) determinar el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores en un muestra obtenida del sujeto, y (b) seleccionar una terapia contra el cáncer cuando el sujeto tiene un nivel de expresión disminuido
de al menos un gen en la etapa (a), donde la terapia contra el cáncer incluye la administración al sujeto de una cantidad eficaz de un compuesto descrito en la presente.
En la presente invención se describen los métodos para seleccionar una terapia contra el cáncer para un sujeto que la necesita al (a) determinar el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de la vía hedgehog, genes de la vía myc y genes de la histona metiltransferasa en una muestra obtenida a partir del sujeto, y (b) seleccionar una terapia contra el cáncer cuando el sujeto tiene un nivel de expresión incrementado de al menos un gen en la etapa (a), donde la terapia contra el cáncer incluye la administración al sujeto de una cantidad eficaz de un compuesto descrito en la presente.
En ejemplos meramente ilustrativos, los métodos presentados en la descripción pueden incluir las etapas de (a) recoger un ácido nucleico o una muestra de proteína a partir de una muestra biológica obtenida de un sujeto, (b) medir el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores en la muestra, (c) medir el nivel de expresión del(de los) mismo(s) gen(es) en una muestra de control; (d) comparar el nivel de expresión del gen medido en la etapa (b) en la muestra de prueba con el nivel de expresión del gen medido en la etapa (c) en la muestra de control (o con un valor de referencia); (e) identificar al sujeto como candidato para el tratamiento cuando el nivel de expresión del componente medido en la etapa (b) se reduce en comparación con el nivel de expresión del gen medido en la etapa (c); y (f) administrar una cantidad terapéuticamente efectiva de un inhibidor de EZH2 al sujeto identificado en la etapa (e) o seleccionar un régimen de tratamiento para el sujeto identificado en la etapa (e). El nivel de expresión del gen en la muestra del sujeto se reduce, por ejemplo, 10 %, 25 %, 50 % o 1-, 2-, 5- o más veces en comparación con el nivel de expresión del gen en la muestra de control.
En ejemplos meramente ilustrativos, los métodos presentados en la descripción pueden incluir las etapas de (a) recoger un ácido nucleico o una muestra de proteína de una muestra biológica obtenida de un sujeto, (b) medir el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de la vía hedgehog, genes de la vía myc y genes de histona metiltransferasa en la muestra, (c) medir el nivel de expresión del mismo gen en una muestra de control; (d) comparar el nivel de expresión del gen medido en la etapa (b) en la muestra de prueba con el nivel de expresión del gen medido en la etapa (c) en la muestra de control (o con un valor de referencia); (e) identificar al sujeto como candidato para el tratamiento cuando el nivel de expresión del componente medido en la etapa (b) aumenta en comparación con el nivel de expresión del gen medido en la etapa (c); y (f) administrar una cantidad terapéuticamente efectiva de un inhibidor de EZH2 al sujeto identificado en la etapa (e) o seleccionar un régimen de tratamiento para el sujeto identificado en la etapa (e). El nivel de expresión del gen en el sujeto de prueba se aumenta, por ejemplo, 10 %, 25 %, 50 % o 1-, 2-, 5- o más veces en comparación con el nivel de expresión del gen en la muestra de control.
El término "nivel de expresión" se refiere al nivel de proteína, ARN o ARNm de un gen particular de interés. Cualquier método conocido en la técnica puede utilizarse para determinar el nivel de expresión de un gen particular de interés. Los ejemplos incluyen, pero sin limitarse a, ensayos de transcripción inversa y amplificación (como PCR, RT-PCR de ligación o RT-PCT cuantitativa), ensayos de hibridación, transferencia de tipo Northern, transferencia de puntos, hibridación in situ, electroforesis en gel, electroforesis capilar, cromatografía en columna, inmunotransferencia de tipo Western, inmunohistoquímica, inmunotinción o espectrometría de masas. Los ensayos pueden realizarse directamente en muestras biológicas o en proteínas/ácidos nucleicos aislados a partir de las muestras. Es práctica habitual en la técnica relevante llevar a cabo estos ensayos. Por ejemplo, la etapa de medición en cualquier método descrito en la presente incluye poner en contacto la muestra de ácido nucleico a partir de la muestra biológica obtenida del sujeto con uno o más iniciadores que hibridan específicamente con el gen de interés presentado en la descripción. Alternativamente, la etapa de medición de cualquier método descrito en la presente incluye poner en contacto la muestra de proteína de la muestra biológica obtenida del sujeto con uno o más anticuerpos que se unen al biomarcador del interés presentado en la descripción.
Un nivel de expresión disminuido de un gen particular significa una disminución en su nivel de expresión en al menos 5 %, 10 %, 15 %, 20 %, 25 %, 30 %, 35 %, 40 %, 45 %, 50 %, 55 %, 60 %, 65 %, 70 %, 75 %, 80 %, 85 %, 90 %, 95 %, 100 %, 200 %, 300 %, 400 %, 500 %, 1000 %, 1500 % o más en comparación con un valor de referencia o el nivel de expresión de este gen medido en una muestra diferente (o anterior) obtenida del mismo sujeto.
Un nivel de expresión aumentado de un gen particular significa un aumento en su nivel de expresión en al menos 5 %, 10 %, 15 %, 20 %, 25 %, 30 %, 35 %, 40 %, 45 %, 50 %, 55 %, 60 %, 65 %, 70 %, 75 %, 80 %, 85 %, 90 %, 95 %, 100 %, 200 %, 300 %, 400 %, 500 %, 1000 %, 1500 % o más en comparación con un valor de referencia o el nivel de expresión de este gen medido en una muestra diferente (o anterior) obtenida del mismo sujeto.
Un "nivel/valor de referencia o de valores iniciales" como se usa en la presente descripción puede utilizarse indistintamente y está destinado a ser relativo a un número o valor derivado de los estudios poblacionales, que incluyen sin limitación, aquellos sujetos que tienen un intervalo de edad, estado de enfermedad similar (por ejemplo, etapa), sujetos en el mismo grupo étnico o similar, o con relación a la muestra inicial de un sujeto sometido a tratamiento para el cáncer. Dichos valores de referencia pueden derivarse de los análisis estadísticos y/ o datos de predicción de riesgo de poblaciones obtenidos a partir de algoritmos matemáticos e índices computados de cáncer. Los índices de referencia pueden construirse además y utilizar con el uso de algoritmos y otros métodos de clasificación estadística y estructural.
Se describe en la presente, el valor de referencia o de valores iniciales puede ser el nivel de expresión de un gen particular de interés en una muestra de control derivada de uno o más sujetos sanos o sujetos que no se han diagnosticado con ningún cáncer.
Se describe en la presente, el valor de referencia o de valores iniciales puede ser el nivel de expresión de un gen particular de interés en una muestra obtenida del mismo sujeto antes de cualquier tratamiento contra el cáncer. Se describe en la presente, el valor de referencia o de valores iniciales puede ser el nivel de expresión de un gen particular de interés en una muestra obtenida del mismo sujeto durante un tratamiento contra el cáncer. Alternativamente, el valor de referencia o de valores iniciales es una medición anterior del nivel de expresión de un gen particular de interés en una muestra obtenida previamente del mismo sujeto o de un sujeto que tiene un intervalo de edad, estado de la enfermedad similar (por ejemplo, etapa) al sujeto evaluado.
Se describe en la presente invención, una cantidad eficaz que puede significar una cantidad suficiente para aumentar el nivel de expresión de al menos un gen que disminuye en el sujeto antes del tratamiento o una cantidad suficiente para aliviar uno o más síntomas de cáncer. Por ejemplo, una cantidad eficaz es una cantidad suficiente para aumentar el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores en al menos 5 %, 10 %, 15 %, 20 %, 25 %, 30 %, 35 %, 40 %, 45 %, 50 %, 55 %, 60 %, 65 %, 70 %, 75 %, 80 %, 85 %, 90 %, 95 %, 100 %, 200 %, 300 %, 400 %, 500 %, 1000 %, 1500 % o más en comparación con un valor de referencia o el nivel de expresión sin el tratamiento de ningún compuesto.
Se describe en la presente invención, una cantidad eficaz que puede significar una cantidad suficiente para disminuir el nivel de expresión de al menos un gen que se incrementa en el sujeto antes del tratamiento o una cantidad suficiente para aliviar uno o más síntomas de cáncer. Por ejemplo, una cantidad eficaz es una cantidad suficiente para disminuir el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de la vía hedgehog, MYC y EZH2 en al menos 5 %, 10 %, 15 %, 20 %, 25 %, 30 %, 35 %, 40 %, 45 %, 50 %, 55 %, 60 %, 65 %, 70 %, 75 %, 80 %, 85 %, 90 %, 95 %, 100 %, 200 %, 300 %, 400 %, 500 %, 1000 %, 1500 % o más en comparación con un valor de referencia o el nivel de expresión sin el tratamiento de ningún compuesto.
La cantidad eficaz precisa para un sujeto dependerá de la talla y peso corporal del sujeto, y la salud; la naturaleza y extensión de la afección; y el método terapéutico seleccionado para la administración. Una cantidad eficaz para una situación dada puede determinarse por experimentación de rutina que está dentro de la experiencia y criterio del médico.
Se describe en la presente un método para determinar la eficacia de un tratamiento contra el cáncer en un sujeto que lo necesita al (a) medir el nivel de expresión de al menos un gen seleccionado del grupo que consiste en genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores en una muestra obtenida del sujeto, (b) comparar el nivel de expresión de al menos un gen en la etapa (a) con un valor de referencia o una medición anterior, y (c) determinar la eficacia del tratamiento del cáncer basado en la etapa de comparación. Un tratamiento ilustrativo contra el cáncer es administrar un compuesto de la invención al sujeto evaluado.
El tratamiento es efectivo cuando el sujeto evaluado tiene una expresión aumentada de al menos un gen seleccionado del grupo que consiste en los genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores 1) en comparación con un valor de referencia o una medición anterior; o 2) durante el período de tiempo monitoreado, tales como 1, 2, 3, 4, 5, 6 o 7 días, o 1, 2, 3, 4, 5, 6, 7, 8, 9, 10 semanas, o 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12 meses o más. Cuando el tratamiento existente no es efectivo, se debe buscar un nuevo tratamiento o una dosificación aumentada del tratamiento existente (por ejemplo, aumentar la dosis del compuesto administrado al sujeto) para el sujeto evaluado.
En la presente invención se describe un método para determinar la eficacia de un tratamiento contra el cáncer en un sujeto que lo necesita al (a) medir el nivel de expresión de al menos un gen seleccionado del grupo que consiste en los genes de la vía hedgehog, genes de la vía myc y genes de histona metiltransferasa en un muestra obtenida a partir del sujeto, (b) comparar el nivel de expresión de al menos un gen en la etapa (a) con un valor de referencia o una medición anterior, y (c) determinar la eficacia del tratamiento del cáncer basado en la etapa de comparación. Un tratamiento ilustrativo contra el cáncer es administrar un inhibidor de EZH2 de la invención al sujeto evaluado.
Por ejemplo, el tratamiento es efectivo cuando el sujeto evaluado tiene una expresión disminuida de al menos un gen seleccionado del grupo que consiste en los genes de la vía hedgehog, genes de la vía myc y genes de la histona metiltransferasa 1) en comparación con un valor de referencia o una medición anterior; o 2) durante el período de tiempo monitoreado, tal como 1, 2, 3, 4, 5, 6 o 7 días, o 1, 2, 3, 4, 5, 6, 7, 8, 9, 10 semanas, o 1, 2, 3, 4, 5, 6, 7, 8, 9, 10, 11, 12 meses o más. Cuando el tratamiento existente no es efectivo, se debe buscar un nuevo tratamiento o una dosificación aumentada del tratamiento existente (por ejemplo, aumentar la dosis del compuesto administrado al sujeto) para el sujeto evaluado.
En cualquier método presentado en la presente, el cáncer es el sarcoma epitelioide.
Como se usa en la presente descripción, el término "capacidad de respuesta" es intercambiable con los términos "receptivo", "sensible" y "sensibilidad", y significa que un sujeto muestra respuestas terapéuticas cuando se administra un
inhibidor de EZH, por ejemplo, células tumorales o tejidos tumorales del sujeto sufren apoptosis y/o necrosis, y/o muestran un crecimiento, división o proliferación reducidos. Este término significa además que un sujeto tendrá o tiene una mayor probabilidad, en relación con la población en general, de mostrar las respuestas terapéuticas cuando se administra un inhibidor de EZH, por ejemplo, las células tumorales o los tejidos tumorales del sujeto sufren apoptosis y/o necrosis, y/o muestran un crecimiento, división o proliferación reducidos.
Como se usa en la presente descripción, un "sujeto" es intercambiable con un "sujeto que lo necesita", los cuales se refieren a un sujeto que tiene un trastorno en el que la metilación de proteínas mediada por EZH2 desempeña un papel, o un sujeto que tiene un riesgo aumentado de desarrollar tal trastorno con relación a la población en general. Un sujeto que lo necesita puede ser un sujeto que tiene un trastorno asociado con el complejo SWI/SNF. Un sujeto que lo necesita puede tener una afección precancerosa. Preferentemente, un sujeto que lo necesita tiene cáncer. Un sujeto que lo necesita puede tener cáncer asociado con el complejo SWI/SNF. Un sujeto que lo necesita puede tener cáncer asociado con la pérdida de función en al menos un componente del complejo sW i/SNF. En un aspecto preferido, un sujeto que lo necesita tiene uno o más cánceres seleccionados del grupo que consiste en sarcoma epitelioide.
Como se usa en la presente descripción, un "sujeto" incluye un mamífero. El mamífero puede ser por ejemplo, un mamífero humano o no humano apropiado, tales como primate, ratón, rata, perro, gato, vaca, caballo, cabra, camello, oveja o un cerdo. El sujeto puede ser también un pájaro o ave. En una modalidad el mamífero es un ser humano. Un sujeto puede ser hombre o mujer.
Un sujeto que lo necesita puede ser uno que no haya sido diagnosticado o identificado previamente como que tiene cáncer o una afección precancerosa. Un sujeto que lo necesita puede ser uno que haya sido diagnosticado o identificado previamente como que tiene cáncer o una afección precancerosa. Un sujeto que lo necesita puede ser además uno que tenga (sufra de) cáncer o una afección precancerosa. Alternativamente, un sujeto que lo necesita puede ser uno que tiene el riesgo de desarrollar dicho trastorno en relación con la población en general (es decir, un sujeto que está predispuesto a desarrollar dicho trastorno con relación a la población en general).
Opcionalmente, un sujeto que lo necesita ya se ha sometido, se somete o se someterá a, al menos a una intervención terapéutica para el cáncer o afección precancerosa.
Un sujeto que lo necesita puede tener cáncer refractario en la terapia más reciente. "Cáncer refractario" significa cáncer que no responde al tratamiento. El cáncer puede ser resistente al comienzo del tratamiento o puede convertirse en resistente durante el tratamiento. El cáncer refractario se denomina además cáncer resistente. En algunas modalidades, el sujeto que lo necesita tiene recurrencia del cáncer después de la remisión en la terapia más reciente. En algunas modalidades, el sujeto que lo necesita recibió y falló a todas las terapias efectivas conocidas para el tratamiento del cáncer. En algunas modalidades, el sujeto que lo necesita recibió al menos una terapia anterior.
Un sujeto es uno que tuvo, está teniendo o está predispuesto a desarrollar el sarcoma epitelioide.
Se describe en la presente invención, un sujeto que lo necesita puede tener un nivel de expresión disminuido de al menos un gen seleccionado del grupo que consiste en los genes de diferenciación neuronal, genes de inhibición del ciclo celular y genes supresores de tumores.
Se describe en la presente invención, un sujeto que lo necesita que puede tener un nivel de expresión incrementado de al menos un gen seleccionado del grupo que consiste en los genes de la vía hedgehog, genes de la vía myc y genes de la histona metiltransferasa.
Se describe en la presente invención, un sujeto que lo necesita que puede tener pérdida de la función de al menos un componente/subunidad del complejo SWI/s Nf . Alternativamente, un sujeto que lo necesita tiene la expresión reducida o haploinsuficiencia de al menos un componente/subunidad del complejo SWI/SNF. En ciertas modalidades, un sujeto que lo necesita tiene pérdida de la función de la subunidad SNF5.
En cualquier método que se describe en la presente, un sujeto que lo necesita puede tener expresión reducida, haploinsuficiencia o pérdida de función de al menos un componente de señalización aguas abajo del complejo SWI/SNF. Dicho componente aguas abajo incluye, pero sin limitarse al, complejo Polycomb (PcG) y sus objetivos.
Como se usa en la presente descripción, el término "pérdida de función" se refiere a una función menor o nula de un producto génico/proteína en comparación con el tipo silvestre. La pérdida de función de un componente complejo SWI/SNF significa que el componente/subunidad o todo el complejo SWI/SNF tiene una función biológica menor o nula en comparación con el componente/subunidad de tipo silvestre o todo el complejo SWI/SNF, respectivamente. La pérdida de función puede ser causada por mecanismos transcripcionales, posteriores a la transcripción o posteriores a la traducción. Por ejemplo, la pérdida de función es causada por la mutación de pérdida de función resultante de una mutación puntual (por ejemplo, una sustitución, una mutación de aminoácidos o una mutación sin sentido), una inserción y/o una supresión en un polipéptido de un componente del complejo SWI/SNF o una secuencia de ácido nucleico que codifica un polipéptido de un componente del complejo SWI/SNF. Las mutaciones referidas en la presente descripción son mutaciones somáticas. El término "mutación somática" se refiere a una alteración perjudicial en al menos un alelo
genético que no se encuentra en todas las células del cuerpo, sino que solo se encuentra en células aisladas. Como se usa en la presente descripción una característica de las mutaciones somáticas es que se restringen a tejidos particulares o incluso a partes de tejidos o células dentro de un tejido y no están presentes en todo el organismo que alberga los tejidos o células. El término "tipo silvestre" se refiere a un gen o producto genético que tiene las características de ese gen o producto génico cuando se aísla de una fuente natural. Un gen de tipo silvestre es el que se observa con mayor frecuencia en una población y, de ese modo, se diseña arbitrariamente la forma "normal" o "de tipo silvestre" del gen.
En consecuencia, puede detectarse una mutación de pérdida de función o una expresión reducida con el uso de cualquier método adecuado disponible en la técnica. Por ejemplo, puede detectarse una mutación de pérdida de función midiendo la función biológica de un producto génico, como la actividad de remodelación de la cromatina dependiente de ATP del complejo SWI/SNF. Alternativamente, puede determinarse una mutación de pérdida de función detectando cualquier alternancia en una secuencia de ácido nucleico que codifique un componente del complejo SWI/SNF. Por ejemplo, una secuencia de ácido nucleico que codifica un componente del complejo SWI/SNF que tiene una mutación de pérdida de función puede detectarse mediante resecuenciación de genoma completo o resecuenciación de región objetivo (esta última conocida además como resecuenciación dirigida) con el uso de fuentes de ADN e iniciadores de la reacción en cadena de la polimerasa (PCR) adecuadamente seleccionados de acuerdo con los métodos bien conocidos en la técnica. El método típicamente y generalmente implica las etapas de purificación del ADN genómico, amplificación por PCR para amplificar la región de interés, secuenciación del ciclo, limpieza de la reacción de secuenciación, electroforesis capilar y/o análisis de datos. Alternativamente o además, el método puede incluir el uso de captura y/o secuenciación del a Dn genómico de región dirigida basada en microarreglos. Los estuches, reactivos y métodos para seleccionar los iniciadores de PCR apropiados y realizar una resecuenciación están comercialmente disponibles, por ejemplo, de Applied Biosystems, Agilent y NimbleGen (Roche Diagnostics GmbH). Alternativamente o adicionalmente, una secuencia de ácido nucleico que codifica un polipéptido SWI/SNF que tiene una mutación de pérdida de función puede detectarse con el uso de una transferencia de tipo Southern de acuerdo con los métodos bien conocidos en la técnica. Opcionalmente, puede detectarse una mutación de pérdida de función midiendo la ausencia de la expresión de un polipéptido componente o midiendo la expresión del polipéptido componente mutante. La detección de la expresión del polipéptido (mutante) puede llevarse a cabo con cualquier inmunoensayo adecuado en la técnica, tal como el análisis de transferencia de tipo Western.
El ácido nucleico humano y la secuencia de aminoácidos de los componentes del complejo SWI/SNF se describieron previamente. Ver, por ejemplo, números de acceso GenBank NP_003064.2, NM_003073.3, NP_001007469.1 y NM_001007468.1 paraSNF5, números de acceso GenBank NM_000489.3, NP_000480.2, NM_138270.2, y NP_612114.1 para ATRX, números de acceso GenBank NP_006006.3, NM_006015.4, NP_624361.1, y NM_139135.2 para ARID1A.
El espectro de mutaciones somáticas hSNF5 en humanos se ha descrito además en Sevenet y otros, Human Molecular Genetics, 8: 2359-2368, 1999.
Un sujeto que lo necesita puede tener la expresión reducida, haploinsuficiencia y/o pérdida de la función de SNF5. Por ejemplo, un sujeto puede comprender una supresión de SNF5 en el polipéptido SNF5 o una secuencia de ácido nucleico que codifica un polipéptido SNF5.


Un sujeto que lo necesita puede tener la expresión reducida, haploinsuficiencia y/o pérdida de la función de ATRX. Por ejemplo, un sujeto puede comprender una mutación seleccionada del grupo que consiste en una sustitución de asparagina (N) por el residuo lisina (K) de tipo silvestre en la posición aminoacídica 688 de la SEQ ID NO: 5 (K688N), y una sustitución de isoleucina (I) por el residuo de metionina (M) de tipo silvestre en la posición aminoacídica 366 de la SEQ ID NO: 5 (M366I).


(continuación}

(continuación)

(continuación)


(continuación)


(continuación)

(continuación)

(continuación)

Un sujeto que lo necesita puede tener la expresión reducida, haploinsuficiencia y/o pérdida de la función de ARID1A. Por ejemplo, un sujeto puede comprender una mutación seleccionada del grupo que consiste en una mutación sin sentido para el residuo de cisteína (C) tipo silvestre en la posición aminoacídica 884 de la SEQ ID NO: 11 (C884*), una sustitución de lisina (K) por el residuo de ácido glutámico (E) de tipo silvestre en la posición aminoacídica 966 (E966K), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 1411 de la SEQ ID NO: 11 (Q1411*), una mutación de desplazamiento de marco en el residuo de fenilalanina (F) de tipo silvestre en la posición aminoacídica 1720 de la SEQ ID NO: 11 (F1720fs), una mutación de desplazamiento de marco después del residuo de glicina (G) de tipo silvestre en la posición aminoacídica 1847 de la SEQ ID NO: 11 (G1847fs), una mutación de desplazamiento de marco en el residuo de cisteína (C) de tipo silvestre en la posición aminoacídica 1874 de la SEQ ID NO: 11 (C1874fs), una sustitución de ácido glutámico (E) por el residuo de ácido aspártico (D) de tipo silvestre en la posición aminoacídica 1957 (D1957E), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 1430 de la SEQ ID NO: 11 (Q1430*), una mutación de desplazamiento de marco en el residuo de arginina (R) de tipo silvestre en la posición aminoacídica 1721 de la SEQ ID NO: 11 (R1721fs), una sustitución de ácido glutámico (E) por el residuo de glicina (G) de tipo silvestre en la posición aminoacídica 1255 (G1255E), una mutación de desplazamiento de marco en el residuo de glicina (G) de tipo silvestre en la posición aminoacídica 284 de la SEQ ID NO: 11 (G284fs), una mutación sin sentido para el residuo de arginina (R) de tipo silvestre en la posición aminoacídica 1722 de la SEQ ID NO: 11 (R1722*), una mutación de desplazamiento de marco en el residuo de metionina (M) de tipo silvestre en la posición aminoacídica 274 de la SEQ ID NO: 11 (M274fs), una mutación de desplazamiento de marco en el residuo de glicina (G) de tipo silvestre en la posición aminoacídica 1847 de la SEQ ID NO: 11 (G1847fs), una mutación de desplazamiento de marco en el residuo P de tipo silvestre en la posición aminoacídica 559 de la SEQ ID NO: 11 (P559fs), una mutación sin sentido para el residuo de arginina (R) de tipo silvestre en la posición aminoacídica 1276 de la SEQ ID NO: 11 (R1276*), una mutación de desplazamiento de marco en el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 2176 de la SEQ ID NO: 11 (Q2176fs), una mutación de desplazamiento de marco en el residuo de histidina
(H) de tipo silvestre en la posición aminoacídica 203 de la SEQ ID NO: 11 (H203fs), una mutación de desplazamiento de marco en el residuo de alanina (A) de tipo silvestre en la posición aminoacídica 591 de la SEQ ID NO: 11 (A591fs), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 1322 de la SEQ ID NO: 11 (Q1322*), una mutación sin sentido para el residuo de serina (S) de tipo silvestre en la posición aminoacídica 2264 de la SEQ ID NO: 11 (S2264*), una mutación sin sentido para el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 586 de la SEQ ID NO: 11 (Q586*), una mutación de desplazamiento de marco en el residuo de glutamina (Q) de tipo silvestre en la posición aminoacídica 548 de la SEQ ID NO: 11 (Q548fs), y una mutación de desplazamiento de marco en el residuo de asparagina (N) de tipo silvestre en la posición aminoacídica 756 de la SEQ ID NO: 11 (N756fs). "*" utilizado en la presente descripción se refiere a un codón de parada. "fs" utilizado en la presente descripción se refiere a un desplazamiento de marco.


continuación

continuación

(continuación)


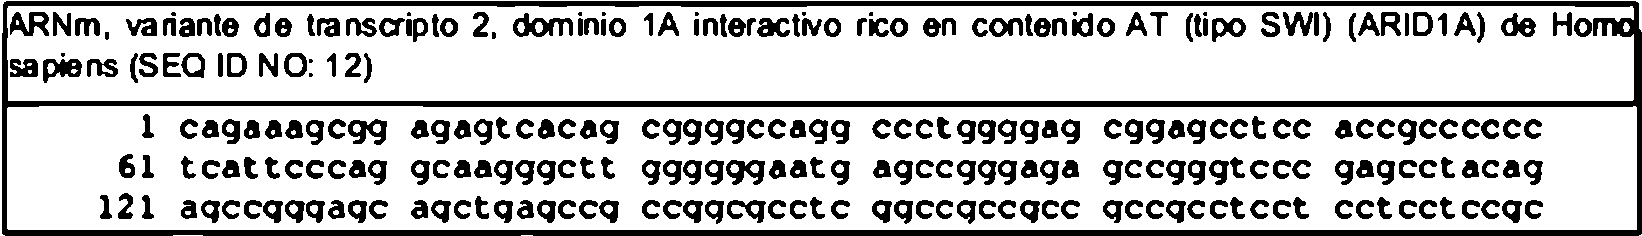
(continuación)

(continuación)

(continuación)
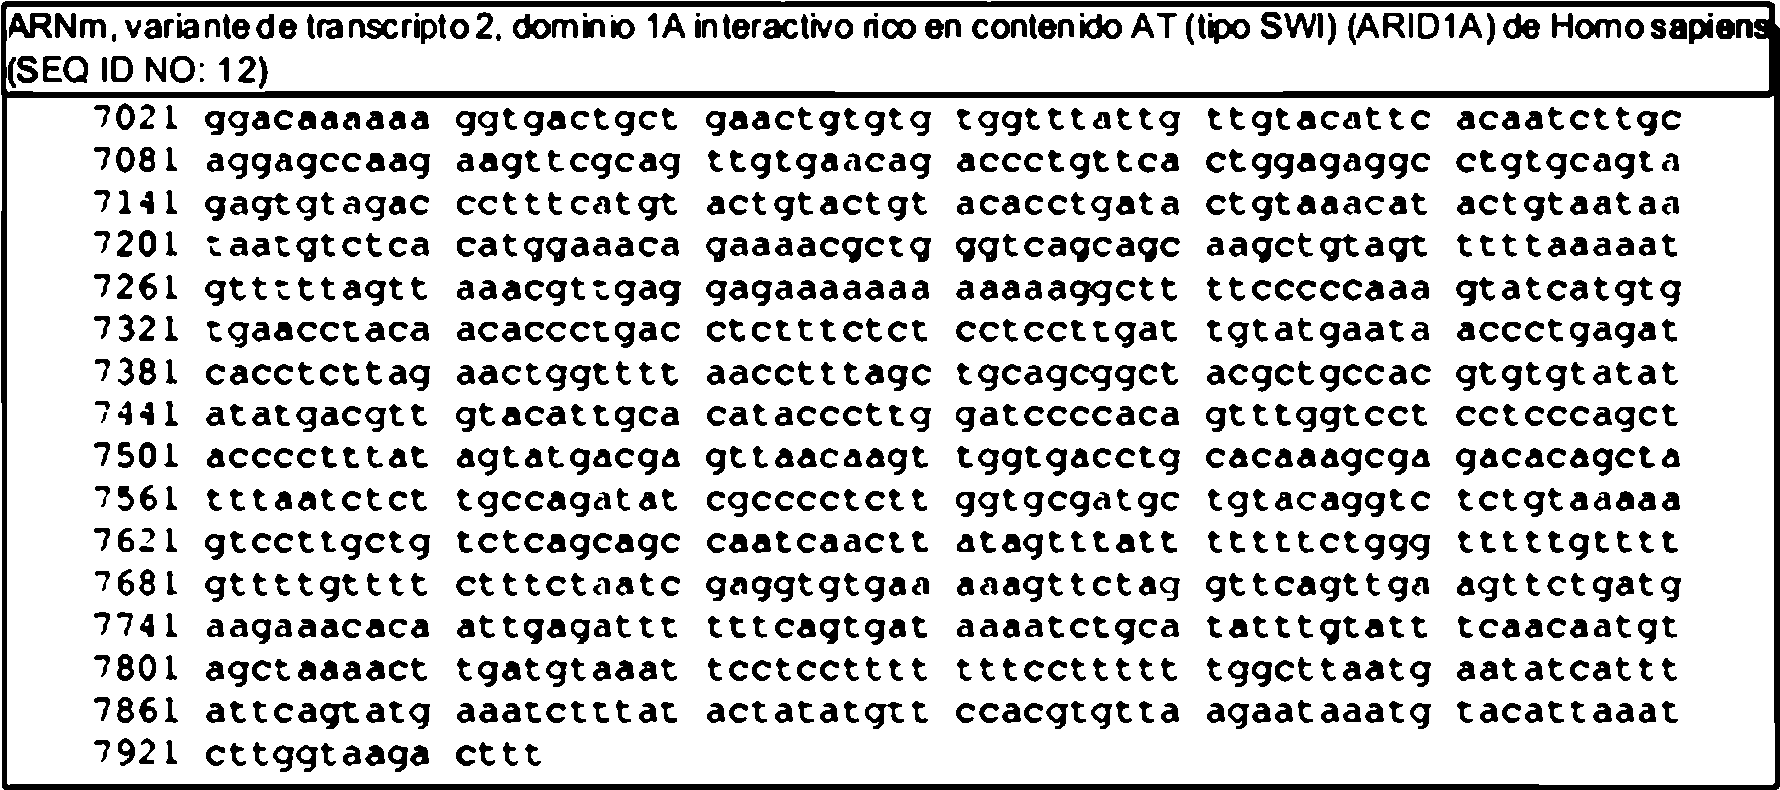
Se describe en la presente los métodos para inducir la diferenciación neuronal al poner en contacto una célula con un compuesto (es decir, un inhibidor de EZH2) de la invención. Por ejemplo, el compuesto está en una cantidad suficiente para aumentar la expresión de al menos un gen seleccionado del grupo que consiste en CD133 (denominado además PROM1), DOCK4, PTPRK, PROM2, LHX1, LHX6, LHX9, PAX6, PAX7, VEFGA, FZD3B, FYN, HIF1A, HTRA2, EVX1, CCDC64 y GFAP.
El término "inducir diferenciación neuronal" como se usa en la presente descripción se refiere a hacer que una célula se desarrolle en una célula del linaje neuronal como resultado de un efecto directo o intencional sobre la célula.
Se describe en la presente los métodos para inducir la inhibición del ciclo celular al poner en contacto una célula con un compuesto de la invención. Por ejemplo, el compuesto está en una cantidad suficiente para aumentar la expresión de al menos un gen seleccionado del grupo que consiste en CKDN1A, CDKN2A, MEN1, Ch Ek 1, IRF6, ALOX15B, CYP27B1, DBC1, NME6, GMNN, HEXIM1, LATS1, MYC, HRAS, TGFB1, IFNG, WNT1, TP53, THBS1, INHBA, IL8, IRF1, TPR, BMP2, BMP4, ETS1, HPGD, BMP7, GATA3, NR2F2, APC, PTPN3, CALR, IL12A, IL12B, PML, CDKN2B, CDKN2C, CDKN1B, SOX2, TAF6, DNA2, PLK1, TERF1, GAS1, CDKN2D, mlF1, PTEN, TGFB2, SMAD3, FOXO4, CDK6, TFAP4, MAP2K1, NOTCH2, FOXC1, DLG1, MAD2L1, ATM, NAE1, DGKZ, FHL1, SCRIB, BTG3, PTPRK, RPS6KA2, STK11, CDKN3, TBRG1, CDC73, THAP5, CRLF3, DCUN1D3, MYOCD, PAF1, LILRB1, UHMK1, PNPT1, USP47, HEXIM2, CDK5RAP1, NKX3-1, TIPIN, PCBP4, USP44, RBM38, CDT1, RGCC, RNF167, CLSPN, CHMP1A, WDR6, TCF7L2, LATS2, RASSF1, mlTK, MAD2L2, FBXO5, ING4, y TRIM35.
El término "inducir la inhibición del ciclo celular" como se usa en la presente descripción se refiere a causar una acumulación o una detención en cualquier fase durante la división y/o duplicación celular.
En la presente se describen los métodos para inducir la supresión tumoral al poner en contacto una célula con un compuesto de la invención. Por ejemplo, el compuesto está en una cantidad suficiente para aumentar la expresión de BIN1 o cualquiera de los supresores tumorales.
El término "inducir la supresión tumoral" puede incluir, pero no se limita a, una reducción en el tamaño de un tumor, una reducción en el volumen del tumor, una disminución en el número de tumores, una disminución en el número de lesiones metastásicas en otros tejidos u órganos distantes desde el sitio del tumor primario, un aumento en el tiempo promedio de supervivencia de una población de sujetos tratados en comparación con una población que recibe solo el portador, un aumento en el tiempo promedio de supervivencia de una población de sujetos tratados en comparación con una población de sujetos no tratados, un aumento en el tiempo promedio de supervivencia de una población de sujetos tratados en comparación con una población que recibe monoterapia con un medicamento que no es un compuesto de la presente invención, una disminución en la tasa de mortalidad de una población de sujetos tratados en comparación con una población que recibe solo el portador, una disminución en la tasa de crecimiento tumoral o una disminución en la tasa de recrecimiento tumoral.
Se describe en la presente los métodos para inhibir la señalización de hedgehog al poner en contacto una célula con un compuesto de la invención. Por ejemplo, el compuesto está en una cantidad suficiente para reducir la expresión de al menos un gen seleccionado del grupo que consiste en GLI1, PTCH1, SUFU, KIF7, GLI2, BMP4, MAP3K10, Sh H, TCTN3, DYRK2, PTCHD1 y SMO.
La frase "inhibir la señalización de hedgehog" significa que la fuerza de la señalización de hedgehog (intensidad) con un tratamiento compuesto se reduce en al menos en un 5 %, 10 %, 15 %, 20 %, 25 %, 30 %, 35 %, 40 %, 45 %, 50 %, 55 %,
60 %, 65 %, 70 %, 75 %, 80 %, 85 %, 90 %, 95 %, 100 %, 200 %, 300 %, 400 %, 500 %, 1000 %, 1500 % o más en comparación con la fuerza de la señalización de hedgehog (intensidad) sin ningún tratamiento compuesto.
Se describe en la presente los métodos para inducir una expresión génica al poner en contacto una célula con un compuesto de la invención. Por ejemplo, el compuesto está en una cantidad suficiente para inducir diferenciación neuronal, inhibición del ciclo celular y/o supresión tumoral. Dicho gen se selecciona del grupo que consiste en CD133 (denominado además PROM1), DOCK4, PTPRK, PROM2, LHX1, LHX6, LHX9, PAX6, PAX7, VEFGA, FZD3B, FYN, HIF1A, HTRA2, EVX1, CCDC64, GFAP, CKDN1A, CDKN2A, MEN1, CHEK1, IRF6, ALOX15B, CYP27B1, DBC1, NME6, GMNN, HEXIM1, LATS1, MYC, HRAS, TGFB1, IFNG, WNT1, TP53, THBS1, INHBA, IL8, IRF1, TPR, BMP2, BMP4, ETS1, HPGD, BMP7, GATA3, NR2F2, APC, PTPN3, CALR, IL12A, IL12B, PML, CDKN2B, CDKN2C, CDKN1B, SOX2, TAF6, DNA2, PLK1, TERF1, GAS1, CDKN2D, mlF1, PTEN, TGFB2, SMAD3, FOXO4, CDK6, TFAP4, MAP2K1, NOTCH2, FOXC1, DLG1, MAD2L1, ATM, NAE1, DGKZ, FHL1, SCRIB, BTG3, PTPRK, RPS6KA2, STK11, CDKN3, TBRG1, CDC73, THAP5, CRLF3, DCUN1D3, MYOCD, PAF1, LILRB1, UHMK1, PNPT1, USP47, HEXIM2, CDK5RAP1, NKX3-1, TIPIN, PCBP4, USP44, RBM38, CDT1, RGCC, RNF167, CLSPN, CHMP1A, WDR6, TCF7L2, LATS2, RASSF1, mlTK, MAD2L2, FBXO5, ING4, TRIM35, BIN1 y cualquier supresor tumoral.
La frase "inducir una expresión génica" significa que el nivel de expresión de un gen particular de interés aumenta al menos en un 5 %, 10 %, 15 %, 20 %, 25 %, 30 %, 35 %, 40 %, 45 %, 50 %, 55 %, 60 %, 65 %, 70 %, 75 %, 80 %, 85 %, 90 %, 95 %, 100 %, 200 %, 300 %, 400 %, 500 %, 1000 %, 1500 %, o más en comparación con el nivel de expresión de este gen sin ningún tratamiento compuesto.
Se describe en la presente los métodos para inhibir una expresión génica que comprende poner en contacto una célula con un compuesto de la invención. Por ejemplo, el compuesto está en una cantidad suficiente para inhibir la señalización de hedgehog. Dicho gen es GLI1, PTCH1, SUFU, KIF7, GLI2, BMP4, MAP3K10, SHH, TCTN3, DYRK2, PTCHD1 o SMO.
La frase "inhibir una expresión génica" significa que el nivel de expresión de un gen particular de interés se reduce en al menos en un 5 %, 10 %, 15 %, 20 %, 25 %, 30 %, 35 %, 40 %, 45 %, 50 %, 55 %, 60 %, 65 %, 70 %, 75 %, 80 %, 85 %, 90 %, 95 %, 100 %, 200 %, 300 %, 400 %, 500 %, 1000 %, 1500 %, o más en comparación con el nivel de expresión de este gen sin ningún tratamiento compuesto.
La diferenciación neuronal, la inhibición del ciclo celular, la supresión tumoral y la inhibición de la señalización de hedgehog pueden determinarse mediante cualquier método conocido en la técnica.
Como se usa en la presente descripción, una célula se refiere a cualquier célula que puede obtenerse y utilizarse mediante un método descrito en la presente invención. Por ejemplo, puede obtenerse una célula de un cultivo celular. Alternativamente, una célula puede aislarse de un sujeto. Una célula puede además referirse a una célula de un sujeto.
Una célula puede tener pérdida de función de SNF5, ARID1A, ATRX y/o un componente del complejo SWI/SNF. Preferentemente, una célula puede comprender una supresión de SNF5.
Una célula puede ser una célula cancerosa, donde el cánceres el sarcoma epitelioide.
Un cáncer que se va a tratar puede clasificarse de acuerdo con el sistema de clasificación TNM del Comité Conjunto Americano del Cáncer (AJCC), donde al tumor (T) se le ha asignado una etapa de TX, T1, T1mic, T1a, T1b, T1c, T2, T3, T4, T4a, T4b, T4c o T4d; y donde a los ganglios linfáticos regionales (N) se les ha asignado una etapa de NX, N0, N1, N2, N2a, N2b, N3, N3a, N3b o N3c; y donde a la metástasis distante (M) se le puede asignar una etapa de MX, M0 o M1. Un cáncer que se va a tratar puede clasificarse de acuerdo con una clasificación del Comité Conjunto Americano del Cáncer (AJCC) como Etapa I, Etapa IIA, Etapa IIB, Etapa IIIA, Etapa IIIB, Etapa IIIC o Etapa IV. A un cáncer que se va a tratar se le puede asignar un grado de acuerdo con una clasificación de AJCC como Grado GX (por ejemplo, no se puede evaluar el grado), Grado 1, Grado 2, Grado 3 o Grado 4. Un cáncer que se va a tratar puede clasificarse de acuerdo con una clasificación patológica de AJCC (pN) de pNX, pN0, PN0 (I-), PN0(I+), PN0 (mol-), PN0(mol+), PN1, PN1 (mi), PN1a, PN1b, PN1c, pN2, pN2a, pN2b, pN3, pN3a, pN3b o pN3c.
Un cáncer que se va a tratar puede evaluarse mediante citometría de ADN, citometría de flujo o citometría de imagen. Un cáncer que se va a tratar puede tipificarse con 10 %, 20 %, 30 %, 40 %, 50 %, 60 %, 70 %, 80 % o 90 % de células en la etapa de síntesis de la división celular (por ejemplo, en la fase S de la división celular). Un cáncer que se va a tratar puede tipificarse como que tiene una fracción de fase S baja o una fracción de fase S alta.
Como se usa en la presente descripción, una "célula normal" es una célula que no puede clasificarse como parte de un "trastorno de proliferación celular". Una célula normal carece de un crecimiento irregular o anormal, o de ambos, que puede conducir al desarrollo de una afección o enfermedad no deseada. Preferentemente, una célula normal posee mecanismos de control del ciclo celular que funcionan normalmente.
Como se usa en la presente descripción, "poner en contacto a una célula" se refiere a un condición en la cual un compuesto u otra composición de la materia está en contacto directo con una célula o tejido, o está lo suficientemente próxima para inducir un efecto biológico deseado en una célula o tejido.
Como se usa en la presente descripción, "monoterapia" se refiere a la administración de un único compuesto activo o terapéutico a un sujeto que lo necesita. Preferentemente, la monoterapia implicará la administración de una cantidad terapéuticamente efectiva de un compuesto activo. Por ejemplo, la monoterapia del cáncer con uno de los compuestos de la presente invención, o una sal, polimorfo, solvato, análogo o derivado farmacéuticamente aceptable de este, a un sujeto que necesita tratamiento de cáncer. La monoterapia puede contrastarse con la terapia de combinación, en la que se administra una combinación de múltiples compuestos activos, preferentemente con cada componente de la combinación presente en una cantidad terapéuticamente efectiva. En un aspecto, la monoterapia con un compuesto de la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, es más efectiva que la terapia de combinación para inducir un efecto biológico deseado.
Como se usa en la presente descripción, "que se trata" o "tratar" describe el manejo y cuidado de un paciente con el fin de combatir una enfermedad, afección o trastorno e incluye la administración de un compuesto de la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, para aliviar uno o más síntomas o complicaciones de una enfermedad, afección o trastorno, o para eliminar la enfermedad, afección o trastorno. El término "tratar" puede incluir además el tratamiento de una célula in vitro o un modelo animal.
Un compuesto descrito en la presente descripción, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, puede usarse además para prevenir una enfermedad, afección o trastorno, o usarse para identificar candidatos adecuados para tales propósitos. Como se usa en la presente descripción, "que previene" o "prevenir" describe la reducción o eliminación de la aparición de los síntomas o complicaciones de la enfermedad, afección o trastorno.
Como se usa en la presente descripción, el término "aliviar" pretende describir un proceso mediante el cual disminuye la gravedad de un signo o síntoma de un trastorno. Es importante destacar que un signo o síntoma puede aliviarse sin ser eliminado. En una modalidad preferida, la administración de composiciones farmacéuticas de la invención conduce a la eliminación de un signo o síntoma, sin embargo, no es necesaria la eliminación. Se espera que las dosificaciones efectivas disminuyan la gravedad de un signo o síntoma. Por ejemplo, un signo o síntoma de un trastorno tal como el cáncer, que puede ocurrir en múltiples ubicaciones, se alivia si la gravedad del cáncer disminuye en al menos una de las múltiples ubicaciones.
Como se usa en la presente descripción, el término "gravedad" pretende describir el potencial del cáncer para transformarse a partir de un estado precanceroso o benigno a un estado maligno. Adicional o alternativamente, la gravedad pretende describir una etapa de cáncer, por ejemplo, de acuerdo con el sistema TNM (aceptado por la Unión Internacional contra el Cáncer (UICc ) y el Comité Conjunto Americano del Cáncer (AJCC)) o por otros métodos reconocidos en la técnica. La etapa del cáncer se refiere a la extensión o la gravedad del cáncer, basado en los factores tales como la ubicación del tumor primario, el tamaño del tumor, la cantidad de tumores y la afectación de los ganglios linfáticos (diseminación del cáncer a los ganglios linfáticos). Adicional o alternativamente, la gravedad pretende describir el grado del tumor mediante los métodos reconocidos por la técnica (ver, Instituto Nacional de Cáncer, www.cancer.gov). El grado tumoral es un sistema utilizado para clasificar las células cancerosas en términos de cuán anormales se observan bajo un microscopio y qué tan rápido es probable que el tumor crezca y se propague. Se consideran muchos factores al determinar el grado del tumor, que incluyen la estructura y el patrón de crecimiento de las células. Los factores específicos utilizados para determinar el grado del tumor varían con cada tipo de cáncer. La gravedad describe además un grado histológico, denominado también diferenciación, que se refiere a cuánto se parecen las células tumorales a las células normales del mismo tipo de tejido (ver, Instituto Nacional de Cáncer, www.cancer.gov). Además, la gravedad describe un grado nuclear, que se refiere al tamaño y la forma del núcleo en las células tumorales y el porcentaje de células tumorales que se están dividiendo (ver, Instituto Nacional de Cáncer, www.cancer.gov).
En la presente descripción, la gravedad describe el grado en qué un tumor ha secretado factores de crecimiento, ha degradado la matriz extracelular, se vasculariza, pierde adherencia a los tejidos yuxtapuestos o hace metástasis. Además, la gravedad describe el número de ubicaciones en las qué un tumor primario ha hecho metástasis. Finalmente, la gravedad incluye la dificultad de tratar tumores de diferentes tipos y ubicaciones. Por ejemplo, los tumores inoperables, los cánceres que tienen mayor acceso a múltiples sistemas corporales (tumores hematológicos e inmunológicos) y los que son más resistentes a los tratamientos tradicionales se consideran más graves. En estas situaciones, prolongar la esperanza de vida del sujeto y/o reducir el dolor, disminuir la proporción de células cancerosas o restringir las células a un sistema, y mejorar la etapa del cáncer/grado tumoral/grado histológico/grado nuclear se consideran que alivian un signo o síntoma del cáncer.
Como se usa en la presente descripción, el término "síntoma" se define como una indicación de enfermedad, dolencia, lesión o que algo no está bien en el cuerpo. Los síntomas se perciben o sienten por el individuo que experimenta el síntoma, pero es posible que otros no lo perciban fácilmente. Otros se definen como profesionales no sanitarios.
Como se usa en la presente descripción, el término "signo" se define además como una indicación de que algo no está bien en el cuerpo. Pero los signos se definen como cosas que puede ver un médico, una enfermera u otro profesional de la salud.
El cáncer es un grupo de enfermedades que pueden causar casi cualquier signo o síntoma. Los signos y síntomas dependerán de dónde esté el cáncer, el tamaño del cáncer y cuánto afecta a los órganos o estructuras cercanos. Si un cáncer se propaga (hace metástasis), pueden aparecer síntomas en diferentes partes del cuerpo.
El tratamiento del cáncer puede dar como resultado una reducción en el tamaño de un tumor. Una reducción en el tamaño de un tumor puede denominarse también "regresión tumoral". Preferentemente, después del tratamiento, el tamaño del tumor se reduce en un 5 % o más en relación con su tamaño antes del tratamiento; con mayor preferencia, el tamaño del tumor se reduce en un 10 % o más; con mayor preferencia, se reduce en un 20 % o más; con mayor preferencia, se reduce en un 30 % o más; con mayor preferencia, se reduce en un 40 % o más; incluso con mayor preferencia, se reduce en un 50 % o más; y con la máxima preferencia, se reduce en más del 75 % o más. El tamaño de un tumor puede medirse por cualquier medio de medición reproducible. El tamaño de un tumor puede medirse como un diámetro del tumor.
El tratamiento del cáncer puede dar como resultado una reducción en el volumen de tumor. Preferentemente, después del tratamiento, el volumen del tumor se reduce en un 5 % o más con relación a su tamaño antes del tratamiento; con mayor preferencia, el volumen del tumor se reduce en un 10 % o más; con mayor preferencia, se reduce en un 20 % o más; con mayor preferencia, se reduce en un 30 % o más; con mayor preferencia, se reduce en un 40 % o más; incluso con mayor preferencia, se reduce en un 50 % o más; y con la máxima preferencia, se reduce en más del 75 % o más. El volumen de tumor puede medirse por cualquier medio de medición reproducible.
El tratamiento del cáncer produce una disminución en el número de tumores. Preferentemente, después del tratamiento, el número de tumores se reduce en un 5 % o más con relación al número antes del tratamiento; con mayor preferencia, el número de tumor se reduce en un 10 % o más; con mayor preferencia, se reduce en un 20 % o más; con mayor preferencia, se reduce en un 30 % o más; con mayor preferencia, se reduce en un 40 % o más; incluso con mayor preferencia, se reduce en un 50 % o más; y con la máxima preferencia, se reduce en más del 75 %. El número de tumores puede medirse por cualquier medio de medición reproducible. El número de tumores puede medirse contando los tumores visibles a simple vista o con un aumento específico. Preferentemente, el aumento especificado es 2x, 3x, 4x, 5x, 10x o 50x.
El tratamiento del cáncer puede provocar una disminución en el número de lesiones metastásicas en otros tejidos u órganos distantes del sitio del tumor primario. Preferentemente, después del tratamiento, el número de lesiones metastásicas se reduce en un 5 % o más con relación al número antes del tratamiento; con mayor preferencia, el número de lesiones metastásicas se reduce en un 10 % o más; con mayor preferencia, se reduce en un 20 % o más; con mayor preferencia, se reduce en un 30 % o más; con mayor preferencia, se reduce en un 40 % o más; incluso con mayor preferencia, se reduce en un 50 % o más; y con la máxima preferencia, se reduce en más del 75 %. El número de lesiones metastásicas puede medirse por cualquier medio de medición reproducible. El número lesiones metastásicas puede medirse contando los tumores visibles a simple vista o con un aumento específico. Preferentemente, el aumento especificado es 2x, 3x, 4x, 5x, 10x o 50x.
El tratamiento del cáncer puede dar como resultado un aumento en el tiempo promedio de supervivencia de una población de sujetos tratados en comparación con una población que recibe solo el portador. Preferentemente, el tiempo promedio de supervivencia aumenta en más de 30 días; con mayor preferencia, en más de 60 días; con mayor preferencia, en más de 90 días; y con la máxima preferencia en más de 120 días. Un aumento en el tiempo promedio de supervivencia de una población puede medirse por cualquier medio reproducible. Un aumento en el tiempo promedio de supervivencia de una población puede medirse, por ejemplo, calculando para una población, la duración promedio de supervivencia después del inicio del tratamiento con un compuesto activo. Un aumento en el tiempo promedio de supervivencia de una población puede medirse además, por ejemplo, calculando para una población, la duración promedio de supervivencia a continuación del completamiento de la primera ronda de tratamiento con un compuesto activo.
Tratar un cáncer resulta en un aumento en el tiempo promedio de supervivencia de una población de sujetos tratados en comparación con una población de sujetos no tratados. Preferentemente, el tiempo promedio de supervivencia aumenta en más de 30 días; con mayor preferencia, en más de 60 días; con mayor preferencia, en más de 90 días; y con la máxima preferencia en más de 120 días. Un aumento en el tiempo promedio de supervivencia de una población puede medirse por cualquier medio reproducible. Un aumento en el tiempo promedio de supervivencia de una población puede medirse, por ejemplo, calculando para una población, la duración promedio de supervivencia después del inicio del tratamiento con un compuesto activo. Un aumento en el tiempo promedio de supervivencia de una población puede medirse además, por ejemplo, calculando para una población, la duración promedio de supervivencia a continuación del completamiento de la primera ronda de tratamiento con un compuesto activo.
El tratamiento del cáncer puede dar como resultado un aumento en el tiempo promedio de supervivencia de una población de sujetos tratados en comparación con una población que recibe monoterapia con un fármaco que no es un compuesto de la presente invención, o una sal, polimorfo, solvato, análogo o derivado farmacéuticamente aceptable de este. Preferentemente, el tiempo promedio de supervivencia aumenta en más de 30 días; con mayor preferencia, en más de 60 días; con mayor preferencia, en más de 90 días; y con la máxima preferencia en más de 120 días. Un aumento en el tiempo promedio de supervivencia de una población puede medirse por cualquier medio reproducible. Un aumento en el tiempo promedio de supervivencia de una población puede medirse, por ejemplo, calculando para una población, la duración promedio de supervivencia después del inicio del tratamiento con un compuesto activo. Un aumento en el tiempo
promedio de supervivencia de una población puede medirse además, por ejemplo, calculando para una población, la duración promedio de supervivencia a continuación del completamiento de la primera ronda de tratamiento con un compuesto activo.
El tratamiento del cáncer puede dar como resultado una disminución de la tasa de mortalidad de una población de sujetos tratados en comparación con una población que recibe solo el portador. El tratamiento del cáncer puede dar como resultado una disminución de la tasa de mortalidad de una población de sujetos tratados en comparación con una población sin tratar. El tratamiento del cáncer puede dar como resultado una disminución en la tasa de mortalidad aumento de una población de sujetos tratados en comparación con una población que recibe monoterapia con un fármaco que no es un compuesto de la presente invención, o una sal, polimorfo, o solvato farmacéuticamente aceptable de este. Preferentemente, la tasa de mortalidad disminuye en más del 2 %; con mayor preferencia, en más del 5 %; con mayor preferencia, en más del 10 %; y con la máxima preferencia, en más del 25 %. Una disminución en la tasa de mortalidad de una población de sujetos tratados puede medirse por cualquier medio reproducible. Una disminución de la tasa de mortalidad de una población puede medirse, por ejemplo, calculando para una población el número promedio de muertes relacionadas con la enfermedad por unidad de tiempo después del inicio del tratamiento con un compuesto activo. Una disminución de la tasa de mortalidad de una población puede medirse, por ejemplo, calculando para una población el número promedio de muertes relacionadas con la enfermedad por unidad de tiempo después de una primera ronda del tratamiento con un compuesto activo.
El tratamiento del cáncer puede provocar una disminución en la tasa de crecimiento tumoral. Preferentemente, después del tratamiento, la tasa de crecimiento tumoral se reduce en al menos un 5 % con respecto al número antes del tratamiento; con mayor preferencia, la tasa de crecimiento tumoral se reduce en al menos en un 10 %; con mayor preferencia, se reduce en al menos 20 %; con mayor preferencia, se reduce en al menos 30 %; con mayor preferencia, se reduce en al menos en un 40 %; con mayor preferencia, se reduce en al menos en un 50 %; incluso con mayor preferencia, se reduce en al menos en un 50 %; y con la máxima preferencia, se reduce en al menos en un 75 %. La tasa de crecimiento del tumor puede medirse por cualquier medio de medición reproducible. En un aspecto preferido, la tasa de crecimiento del tumor se mide de acuerdo con un cambio en el diámetro del tumor por unidad de tiempo.
El tratamiento del cáncer puede dar como resultado una disminución en el recrecimiento tumoral. Preferentemente, después del tratamiento, el recrecimiento tumoral es menos que el 5 %; con mayor preferencia, el recrecimiento tumoral es menos que el 10 %; con mayor preferencia, es menos que el 20 %; con mayor preferencia, es menor que el 30 %; con mayor preferencia, es menos que el 40 %; con mayor preferencia, es menos que el 50 %; incluso con mayor preferencia, es menos que el 50 %; y con la máxima preferencia, es menos que el 75 %. La tasa de recrecimiento del tumor puede medirse por cualquier medio de medición reproducible. El recrecimiento tumoral se mide, por ejemplo, midiendo un aumento en el diámetro de un tumor después de un encogimiento tumoral previo que siguió al tratamiento. Una disminución en el recrecimiento del tumor se indica por la incapacidad de los tumores de reaparecer después de que el tratamiento se ha detenido.
El tratamiento del cáncer puede dar como resultado una reducción en la tasa de proliferación celular. Preferentemente, después del tratamiento, la tasa de proliferación celular se reduce en al menos en un 5 %; con mayor preferencia, en al menos 10 %; con mayor preferencia, en al menos en un 20 %; con mayor preferencia, en al menos 30 %; con mayor preferencia, en al menos 40 %; con mayor preferencia, en al menos 50 %; incluso con mayor preferencia, en al menos 50 %; y con la máxima preferencia, en al menos 75 %. La tasa de proliferación celular puede medirse por cualquier medio de medición reproducible. En un aspecto preferido, la tasa de proliferación celular se mide, por ejemplo, midiendo el número de células divididas en una muestra de tejido por unidad de tiempo.
El tratamiento del cáncer puede dar como resultado una reducción en la proporción de células que proliferan. Preferentemente, después del tratamiento, la proporción de células que proliferan se reduce en al menos 5 %; con mayor preferencia, en al menos 10 %; con mayor preferencia, en al menos 20 %; con mayor preferencia, en al menos 30 %; con mayor preferencia, en al menos 40 %; con mayor preferencia, en al menos 50 %; incluso con mayor preferencia, en al menos 50 %; y con la máxima preferencia, en al menos 75 %. La proporción de células que proliferan puede medirse por cualquier medio de medición reproducible. En un aspecto preferido, la proporción de las células que proliferan se mide, por ejemplo, cuantificando el número de células divididas en relación con el número de células no divididas en una muestra de tejido. En otro aspecto preferido, la proporción de las células que proliferan es equivalente al índice mitótico.
El tratamiento del cáncer puede provocar una disminución del tamaño de un área o zona de proliferación celular. Preferentemente, después del tratamiento, el tamaño de un área o zona de proliferación celular se reduce en al menos 5 % con relación a su tamaño antes del tratamiento; con mayor preferencia, se reduce en al menos 10 %; con mayor preferencia, se reduce en al menos 20 %; con mayor preferencia, se reduce en al menos 30 %; con mayor preferencia, se reduce en al menos 40 %; con mayor preferencia, se reduce en al menos 50 %; incluso con mayor preferencia, se reduce en al menos 50 %; y con la máxima preferencia, se reduce en al menos 75 %. El tamaño de un área o zona de proliferación celular puede medirse por cualquier medio de medición reproducible. En un aspecto preferido, el tamaño de un área o zona de proliferación celular puede medirse como un diámetro o ancho de un área o zona de proliferación celular.
El tratamiento del cáncer puede provocar una disminución en el número o la proporción de células que tienen una apariencia o morfología anormales. Preferentemente, después del tratamiento, el número de células que tienen una morfología anormal se reduce en al menos 5 % con relación a su tamaño antes del tratamiento; con mayor preferencia, se reduce en al menos 10 %; con mayor preferencia, se reduce en al menos 20 %; con mayor preferencia, se reduce en al menos 30 %; con mayor preferencia, se reduce en al menos 40 %; con mayor preferencia, se reduce en al menos 50 %; incluso con mayor preferencia, se reduce en al menos 50 %; y con la máxima preferencia, se reduce en al menos 75 %. Una apariencia celular o morfología anormal puede medirse por cualquier medio de medición reproducible. Una morfología celular anormal puede medirse por microscopía, por ejemplo, utilizando un microscopio invertido de cultivo de tejidos. Una morfología celular anormal puede tomar la forma de pleiomorfismo nuclear.
El tratamiento del cáncer puede provocar la muerte celular, y preferentemente, la muerte celular da como resultado una disminución de al menos 10 % en el número de células en una población. Con mayor preferencia, muerte celular significa una disminución de al menos 20 %; con mayor preferencia, una disminución de al menos 30 %; con mayor preferencia, una disminución de al menos 40 %; con mayor preferencia, una disminución de al menos 50 %; con la máxima preferencia, una disminución de al menos 75 %. El número de células en una población puede medirse por cualquier medio reproducible. Puede medirse una cantidad de células en una población mediante clasificación celular activada por fluorescencia (FACS), microscopía de inmunofluorescencia y microscopía óptica. Los métodos para medir la muerte celular son los que se muestran en Li y otros, Proc Natl Acad Sci USA. 100 (5): 2674-8, 2003. En un aspecto, la muerte celular ocurre por apoptosis.
Como se usa en la presente descripción, el término "selectivamente" significa que tiende a ocurrir con mayor frecuencia en una población que en otra población. Las poblaciones comparadas pueden ser poblaciones celulares. Preferentemente, un compuesto de la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, actúa selectivamente en una célula cancerosa o precancerosa pero no en una célula normal. Preferentemente, un compuesto de la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, actúa selectivamente para modular un objetivo molecular (por ejemplo, una proteína objetivo de metiltransferasa) pero no modula significativamente otra diana molecular (por ejemplo, una proteína no objetivo de metiltransferasa). La invención proporciona además un método para inhibir selectivamente la actividad de una enzima, tal como una proteína de metiltransferasa. Preferentemente, un evento ocurre selectivamente en la población A con relación a la población B si ocurre más de dos veces más frecuentemente en la población A en comparación con la población B. Un evento ocurre selectivamente si ocurre más de cinco veces más frecuentemente en la población A. Un evento ocurre selectivamente si ocurre más de diez veces más frecuentemente en la población A; con mayor preferencia, más de cincuenta veces; incluso con mayor preferencia, más de 100 veces; y con la máxima preferencia, más de 1000 veces más frecuentemente en la población A en comparación con la población B. Por ejemplo, puede decirse que la muerte celular ocurre selectivamente en las células cancerosas si ocurre con más del doble de frecuencia en las células cancerosas en comparación con las células normales.
Un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, puede modular la actividad de un objetivo molecular (por ejemplo, una proteína objetivo de metiltransferasa). La modulación se refiere a estimular o inhibir una actividad de un objetivo molecular. Por ejemplo, un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, modula la actividad de un objetivo molecular si estimula o inhibe la actividad del objetivo molecular en al menos 2 veces con respecto a la actividad del molecular objetivo bajo las mismas condiciones pero sin la presencia de dicho compuesto. Por ejemplo, un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, modula la actividad de un objetivo molecular si estimula o inhibe la actividad del objetivo molecular en al menos 5 veces, al menos 10 veces, al menos 20 veces, al menos 50 veces, al menos 100 veces con respecto a la actividad del molecular objetivo bajo las mismas condiciones pero solo sin la presencia de dicho compuesto. La actividad de un objetivo molecular puede medirse por cualquier medio reproducible. La actividad de un objetivo molecular puede medirse in vitro o in vivo. Por ejemplo, la actividad de un objetivo molecular puede medirse in vitro mediante un ensayo de actividad enzimática o un ensayo de unión de ADN, o puede medirse la actividad de un objetivo molecular in vivo analizando la expresión de un gen reportero.
Un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, no modula significativamente la actividad de un objetivo molecular si la adición del compuesto no estimula o inhibe la actividad del objetivo molecular en al menos 10 % con respecto a la actividad del molecular objetivo bajo las mismas condiciones pero solo sin la presencia de dicho compuesto.
Como se usa en la presente descripción, el término "selectivo a isoenzimas" significa la inhibición o estimulación preferencial de una primera isoforma de una enzima en comparación con una segunda isoforma de una enzima (por ejemplo, inhibición o estimulación preferencial de una isoenzima alfa de la proteína metiltransferasa en comparación con una isozima beta de la proteína metiltransferasa). Preferentemente, un compuesto de la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, demuestra un mínimo de un diferencial de cuatro veces, preferentemente un diferencial de diez veces, con mayor preferencia un diferencial de cincuenta veces, en la dosis requerida para lograr un efecto biológico. Preferentemente, un compuesto de la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, demuestra este diferencial a través del intervalo de inhibición, y el diferencial se ejemplifica en el IC50 , es decir, una inhibición del 50 %, para un objetivo molecular de interés.
La administración de un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, a una célula o a un sujeto que lo necesita puede dar como resultado una modulación (es decir, estimulación o inhibición) de una actividad de una proteína metiltransferasa de interés.
La detección de la metilación de H3-K27, la formación de H3-K27 trimetilado, la conversión de H3-K27 monometilado a H3-K27 dimetilado, o la conversión de H3-K27 dimetilado a H3-K27 trimetilado pueden realizarse con el uso de cualquier método adecuado. Pueden encontrarse métodos ejemplares en el documento de patenteUS20120071418.
La administración de un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, a una célula o un sujeto que lo necesita da como resultado una modulación (es decir, estimulación o inhibición) de una actividad de un objetivo intracelular (por ejemplo, sustrato). Pueden modularse varios objetivos intracelulares con los compuestos de la presente invención, que incluyen, pero no se limitan a, la proteína metiltrasferasa.
Por ejemplo, una cantidad eficaz de un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, no es significativamente citotóxico para las células normales. Una cantidad terapéuticamente efectiva de un compuesto no es significativamente citotóxica para las células normales si la administración del compuesto en una cantidad terapéuticamente efectiva no induce la muerte celular en más del 1 0 % de las células normales. Una cantidad terapéuticamente efectiva de un compuesto no afecta significativamente la viabilidad de las células normales si la administración del compuesto en una cantidad terapéuticamente efectiva no induce la muerte celular en más del 10 % de las células normales. En un aspecto, la muerte celular ocurre por apoptosis.
Poner en contacto una célula con un compuesto descrito en la presente descripción, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, puede selectivamente inducir o activarla muerte celular en células cancerosas. La administración de un compuesto que se describe en la presente o una sal, polimorfo o solvato farmacéuticamente aceptable de este, a un sujeto que lo necesita, puede selectivamente inducir o activar la muerte celular en células cancerosas. Poner en contacto una célula con un compuesto que se describe en la presente invención, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, puede selectivamente inducir la muerte celular en una o más células afectadas por un trastorno proliferativo celular. Preferentemente, administrar a un sujeto que lo necesita un compuesto que se describe en la presente descripción, o una sal, polimorfo o solvato farmacéuticamente aceptable de este, induce selectivamente la muerte celular en una o más células afectadas por un trastorno proliferativo celular.
Un experto en la técnica puede referirse a los textos de referencia generales para las descripciones detalladas de técnicas conocidas discutidas en la presente descripción o técnicas equivalentes. Estos textos incluyen Ausubel y otros, Current Protocols in Molecular Biology, John Wiley and Sons, Inc. (2005);Sambrook y otros, Molecular Cloning, A Laboratory Manual (3ra edición), Cold Spring Harbor Press, Cold Spring Harbor, Nueva York (2000); Coligan y otros, Current Protocols in Immunology, John Wiley & Sons, NY. Enna y otros, Current Protocols in Pharmacology, John Wiley & Sons, NY.Fingl y otros, The Pharmacological Basis of Therapeutics (1975),Remington's Pharmaceutical Sciences, Mack Publishing Co., Easton, PA, 18a edición (1990). Por supuesto, pueden referirse a estos textos al hacer o con el uso de un aspecto de la invención.
El compuesto que puede utilizarse en cualquiera de los métodos presentados en la descripción es:

sus estereoisómeros, o su sal o solvato farmacéuticamente aceptable.
Los compuestos que se describen en la presente invención pueden sintetizarse de acuerdo con cualquier método conocido en la técnica. Por ejemplo, los compuestos que tienen la Fórmula (VII) pueden sintetizarse de acuerdo con el método descrito en los documentos de patente WO 2011/140325;WO 2011/140324; y WO 2012/005805.
Como se usa en la presente descripción, "alquilo", "Ci, C2, C3, C4, C5o C6 alquilo "o" Ci-C6 alquilo" pretende incluir grupos hidrocarbonados C1, C2, C3, C4, C5o C6alifáticos saturados de cadena lineal (lineal) y grupos hidrocarbonados C3, C4, C5
o C6 alifáticos saturados de cadenas ramificadas. Por ejemplo, C1-C6 alquilo pretende incluir los grupos Ci, C2 , C3 , C4 , C5 y C6 alquilo. Los ejemplos de alquilo incluyen, porciones que tienen de uno a seis átomos de carbono, tales como, pero sin limitarse a, metilo, etilo, n-propilo, i-propilo, n-butilo, s-butilo, t-butilo, n-pentilo, s-pentilo o n-hexilo.
En ciertas modalidades, un alquilo de cadena lineal o ramificada tiene seis o menos átomos de carbono (es decir, C1-C6 para cadena lineal, C3-C6 para cadena ramificada), y en otra modalidad, un alquilo de cadena lineal o ramificada tiene cuatro o menos átomos de carbono.
Como se usa en la presente descripción, el término "cicloalquilo" se refiere a un sistema de uno o varios anillos de hidrocarburo no aromático saturado o insaturado (por ejemplo, anillos fusionados, puenteados o espiro) que tiene de 3 a 30 átomos de carbono (por ejemplo, C3-C10). Los ejemplos de cicloalquilos monocíclicos incluyen ciclopropilo, ciclobutilo, ciclopentilo, ciclopentenilo, ciclohexilo, ciclohexenilo, cicloheptilo, ciclooctilo, ciclopentenilo, ciclohexenilo, cicloheptenilo, y adamantilo. El término "heterocicloalquilo" se refiere a un sistema de anillos monocíclico no aromático saturado o insaturado de 3-8 miembros, bicíclico de 7-12 miembros (anillos fusionados, puenteados o espiro), o tricíclico de 11-14 miembros (anillos fusionados, puenteados o espiro) que tiene uno o más heteroátomos (tales como O, N, S o Se), a menos que se especifique de cualquier otra manera. Ejemplos de grupos heterocicloalquilo incluyen, pero no se limitan a, piperidinilo, piperazinilo, pirrolidinilo, dioxanilo, tetrahidrofuranilo, isoindolinilo, indolinilo, imidazolidinilo, pirazolidinilo, oxazolidinilo, isoxazolidinilo, triazolidinilo, tetrahirofuranilo, oxiranilo, azetidinilo, oxetanilo, tietanilo, 1,2,3,6-tetrahidropiridinilo, tetrahidropiranilo, dihidropiranilo, piranilo, morfolinilo, 1,4-diazepanilo, 1,4-oxazepanilo, 2-oxa-5-azabiciclo[2.2.1]heptanilo, 2,5-diazabiciclo[2.2.1]heptanilo, 2-oxa-6-azaspiro[3.3]heptanilo, 2,6-diazaspiro[3.3]heptanilo, 1,4-dioxa-8-azaspiro[4.5]decanilo y similares.
El término "alquilo opcionalmente sustituido" se refiere a alquilo o alquilo no sustituido que tiene sustituyentes designados que reemplazan uno o más átomos de hidrógeno en uno o más carbonos de la cadena principal de hidrocarburos. Dichos sustituyentes pueden incluir, por ejemplo, alquilo, alquenilo, alquinilo, halógeno, hidroxilo, alquilcarboniloxi, arilcarboniloxi, alcoxicarboniloxi, ariloxicarboniloxi, carboxilato, alquilcarbonilo, arilcarbonilo, alcoxicarbonilo, aminocarbonilo, alquilaminocarbonilo, dialquilaminocarbonilo, alquiltiocarbonilo, alcoxilo, fosfato, fosfonato, fosfinato, amino (que incluye alquilamino, dialquilamino, arilamino, diarilamino y alquilarilamino), acilamino (que incluye alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido), amidino, imino, sulfhidrilo, alquiltio, ariltio, tiocarboxilato, sulfatos, alquilsulfinilo, sulfonato, sulfamoilo, sulfonamido, nitro, trifluorometilo, ciano, azido, heterociclilo, alquilarilo o una porción aromática o heteroaromática.
Una porción "arilalquilo" o una "aralquilo" es un alquilo sustituido con un arilo (por ejemplo, fenilmetilo (bencilo)). Una porción "alquilarilo" es un arilo sustituido con un alquilo (por ejemplo, metilfenilo).
Como se usa en la presente descripción, "enlazador de alquilo" pretende incluir grupos hidrocarbonados C1, C2 , C3 , C4 , C5o C6alifáticos divalentes saturados de cadena lineal (lineal) y grupos hidrocarbonados C3 , C4 , C5o C6alifáticos saturados ramificados. Por ejemplo, enlazador C1-Caalquilo pretende incluir grupos enlazadores C1 , C2 , C3 , C4 , C5y C6alquilo. Los ejemplos de enlazador de alquilo incluyen, porciones que tienen de uno a seis átomos de carbono, tales como, pero sin limitarse a, metilo (-CH2-), etilo (-CH2CH2-), n-propilo (-CH2CH2CH2-), i-propilo (-CHCH3CH2-), n-butilo (-CH2CH2CH2CH2-), s-butilo (-CHCH3CH2CH2-), i-butilo (-C(CH3 )2CH2-), n-pentilo (-CH2CH2CH2CH2CH2-), s-pentilo (-CHCH3CH2CH2CH2-) o n-hexilo (-CH2CH2CH2CH2CH2CH2-).
"Alquenilo" incluye a grupos alifáticos insaturados análogos en longitud y posible sustitución a los alquilos descritos anteriormente, pero que contienen al menos un enlace doble o triple, respectivamente. Por ejemplo, el término "alquenilo" incluye grupos alquenilo de cadena lineal (por ejemplo, etenilo, propenilo, butenilo, pentenilo, hexenilo, heptenilo, octenilo, nonenilo, decenilo) y grupos alquenilo ramificados. En ciertas modalidades, un grupo alquenilo de cadena lineal o ramificada tiene seis o menos átomos de carbono en su cadena principal (es decir, C2-C6 para cadena lineal, C3-C6 para cadena ramificada). El término "C2-C6" incluye grupos alquenilo que contienen de dos a seis átomos de carbono. El término "C3-C6" incluye grupos alquenilo que contienen de tres a seis átomos de carbono.
El término "alquenilo opcionalmente sustituido" se refiere a alquenilo o alquenilo no sustituido que tienen sustituyentes designados que reemplazan uno o más átomos de hidrógeno en uno o más átomos de carbono de la cadena principal de hidrocarburos. Dichos sustituyentes pueden incluir, por ejemplo, alquilo, alquenilo, alquinilo, halógeno, hidroxilo, alquilcarboniloxi, arilcarboniloxi, alcoxicarboniloxi, ariloxicarboniloxi, carboxilato, alquilcarbonilo, arilcarbonilo, alcoxicarbonilo, aminocarbonilo, alquilaminocarbonilo, dialquilaminocarbonilo, alquiltiocarbonilo, alcoxilo, fosfato, fosfonato, fosfinato, amino (que incluye alquilamino, dialquilamino, arilamino, diarilamino y alquilarilamino), acilamino (que incluye alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido), amidino, imino, sulfhidrilo, alquiltio, ariltio, tiocarboxilato, sulfatos, alquilsulfinilo, sulfonato, sulfamoilo, sulfonamido, nitro, trifluorometilo, ciano, heterociclilo, alquilarilo o una porción aromática o heteroaromática.
"Alquinilo" incluye a grupos alifáticos insaturados análogos en longitud y posible sustitución a los alquilos descritos anteriormente, pero que contienen al menos un enlace triple. Por ejemplo, "alquinilo" incluye grupos alquinilo de cadena lineal (por ejemplo, etinilo, propinilo, butinilo, pentinilo, hexinilo, heptinilo, octinilo, noninilo, decinilo) y grupos alquinilo ramificados. En ciertas modalidades, un grupo alquinilo de cadena lineal o ramificada tiene seis o menos átomos de carbono en su cadena principal (es decir, C2-C6 para cadena lineal, C3-C6 para cadena ramificada). El término "C2-C6"
incluye grupos alquinilo que contienen de dos a seis átomos de carbono. El término "C3-C6" incluye grupos alquinilo que contienen de tres a seis átomos de carbono.
El término "alquinilo opcionalmente sustituido" se refiere a alquinilo o alquinilo no sustituido que tienen sustituyentes designados que reemplazan uno o más átomos de hidrógeno en uno o más átomos de carbono de la cadena principal de hidrocarburos. Dichos sustituyentes pueden incluir, por ejemplo, alquilo, alquenilo, alquinilo, halógeno, hidroxilo, alquilcarboniloxi, arilcarboniloxi, alcoxicarboniloxi, ariloxicarboniloxi, carboxilato, alquilcarbonilo, arilcarbonilo, alcoxicarbonilo, aminocarbonilo, alquilaminocarbonilo, dialquilaminocarbonilo, alquiltiocarbonilo, alcoxilo, fosfato, fosfonato, fosfinato, amino (que incluye alquilamino, dialquilamino, arilamino, diarilamino y alquilarilamino), acilamino (que incluye alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido), amidino, imino, sulfhidrilo, alquiltio, ariltio, tiocarboxilato, sulfatos, alquilsulfinilo, sulfonato, sulfamoilo, sulfonamido, nitro, trifluorometilo, ciano, azido, heterociclilo, alquilarilo o una porción aromática o heteroaromática.
Otras porciones opcionalmente sustituidas (tales como cicloalquilo, heterocicloalquilo, arilo o heteroarilo opcionalmente sustituidos) incluyen tanto las porciones no sustituidas como las porciones que tienen uno o más de los sustituyentes designados. Por ejemplo, el heterocicloalquilo sustituido incluye aquellos sustituidos con uno o más grupos alquilo, tales como 2,2,6,6-tetrametil-piperidinilo y 2,2,6,6-tetrametil-1,2,3,6-tetrahidropiridinilo.
"Arilo" incluye los grupos con aromaticidad, que incluyen los sistemas "conjugados" o multicíclicos con al menos un anillo aromático y no contiene ningún heteroátomo en la estructura del anillo. Los ejemplos incluyen fenilo, bencilo, 1,2,3,4-tetrahidronaftalenilo, etc.
Los grupos "heteroarilo" son grupos arilo, como se definió anteriormente, excepto que tienen de uno a cuatro heteroátomos en la estructura del anillo, y pueden denominarse además "heterociclos arilo" o "heteroaromáticos." Como se usa en la presente descripción, el término "heteroarilo" pretende incluir un anillo monocíclico estable de 5-, 6- o 7-miembros o heterocíclico aromático bicíclico de 7-, 8-, 9-, 10-, 11- o 12-miembros que consiste en átomos de carbono y uno o más heteroátomos, por ejemplo, 1 o 1-2 o 1-3 o 1-4 o 1-5 o 1-6 heteroátomos, o es decir, 1, 2, 3, 4, 5 o 6 heteroátomos, seleccionados independientemente del grupo que consiste en nitrógeno, oxígeno y azufre. El átomo de nitrógeno puede sustituirse o no sustituirse (es decir, N o NR en donde R es H u otros sustituyentes como definidos en la presente descripción). Los heteroátomos de nitrógeno y azufre opcionalmente pueden estar oxidados (es decir, N ^O y S(O)p, donde p = 1 o 2). Vale la pena señalar que el número total de átomos de S y O de un heterociclo aromático no es más de 1.
Los ejemplos de grupos heteroarilo incluyen pirrol, furano, tiofeno, tiazol, isotiazol, imidazol, triazol, tetrazol, pirazol, oxazol, isoxazol, piridina, pirazina, piridazina, pirimidina y similares.
Además, los términos "arilo" y "heteroarilo" incluyen grupos arilo y heteroarilo multicíclicos, por ejemplo, tricíclico, bicíclico, por ejemplo, naftaleno, benzoxazol, benzodioxazol, benzotiazol, benzoimidazol, benzotiofeno, metilendioxifenilo, quinolina, isoquinolina, naftridina, indol, benzofurano, purina, benzofurano, deazapurina, indolizina.
En el caso de los anillos aromáticos multicíclicos, solo uno de los anillos debe ser aromático (es decir, 2,3-dihidroindol), aunque todos los anillos pueden ser aromáticos (por ejemplo, quinolina). El segundo anillo también puede fusionarse o unirse a través de puente.
El anillo cicloalquilo, heterocicloalquilo, arilo o heteroarilo puede sustituirse en una o más posiciones del anillo (por ejemplo, el carbono o heteroátomo formador de anillo tal como N) con tales sustituyentes como se describió anteriormente, por ejemplo, alquilo, alquenilo, alquinilo, halógeno, hidroxilo, alcoxi, alquilcarboniloxi, arilcarboniloxi, alcoxicarboniloxi, ariloxicarboniloxi, carboxilato, alquilcarbonil, alquilaminocarbonil, aralquilaminocarbonil, alquenilaminocarbonil, alquilcarbonil, arilcarbonil, aralquilcarbonil, alquenilcarbonil, alcoxicarbonil, aminocarbonil, alquiltiocarbonil, fosfato, fosfonato, fosfinato, amino (que incluyen alquilamino, dialquilamino, arilamino, diarilamino y alquilarilamino), acilamino (que incluyen alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido), amidino, imino, sulfidrilo, alquiltio, ariltio, tiocarboxilato, sulfatos, alquilsulfinilo, sulfonato, sulfamoilo, sulfonamido, nitro, trifluorometil, ciano, azido, eterocíclico, alquilarilo, o una porción aromática o heteroaromática. Los grupos arilo y heteroarilo pueden fusionarse o unirse además con anillos alicíclicos o heterocíclicos, que no son aromáticos para formar un sistema multicíclico (por ejemplo, tetralina, metilendioxifenilo).
Como se usa en la presente descripción, "carbociclo" o "anillo carbocíclico" pretende incluir cualquier anillo monocíclico, bicíclico o tricíclico estable que tenga el número especificado de carbonos, cualquiera de los cuales puede ser saturado, insaturado o aromático. El carbociclo incluye cicloalquilo y arilo. Por ejemplo, un carbociclo de Ca-C-Mpretende incluir un anillo monocíclico, bicíclico o tricíclico que tiene 3, 4, 5, 6, 7, 8, 9, 10, 11, 12, 13 o 14 átomos de carbono. Los ejemplos de carbociclos incluyen, pero no se limitan a, ciclopropilo, ciclobutilo, ciclobutenilo, ciclopentilo, ciclopentenilo, ciclohexilo, cicloheptenilo, cicloheptilo, cicloheptenilo, adamantilo, ciclooctilo, ciclooctenilo, ciclooctadienilo, fluorenilo, fenilo, naftilo, indanilo, adamantilo y tetrahidronaftilo. Los anillos unidos a través de puentes también se incluyen en la definición de carbociclo, que incluye, por ejemplo, [3.3.0]biciclooctano, [4.3.0]biciclononano, [4.4.0]biciclodecano y [2.2.2]biciclooctano. Un anillo unido a través de puente ocurre cuando uno o más átomos de carbono unen dos átomos de carbono no adyacentes. En una modalidad, los anillos de puentes son uno o dos átomos de carbono. Es de señalar que un puente
siempre convierte un anillo monocíclico en un anillo tricíclico. Cuando se une un anillo a través de puentes, los sustituyentes enumerados para el anillo también pueden estar presentes en el puente. Anillos fusionados (por ejemplo, naftilo, tetrahidronaftilo) y espiro anillos también se incluyen.
Como se usa en la presente descripción, "heterociclo" o "grupo heterocíclico" incluye cualquier estructura de anillo (saturada, insaturada o aromática) que contiene al menos un heteroátomo del anillo (es decir, N, O o S). Heterociclo incluye heterocicloalquilo y heteroarilo. Los ejemplos de heterociclos incluyen, pero no se limitan a, morfolina, pirrolidina, tetrahidrotiofeno, piperidina, piperazina, oxetano, pirano, tetrahidropirano, azetidina y tetrahidrofurano.
Los ejemplos del compuesto heterocíclico incluyen, pero no se limitan a: acridinilo, azocinilo, bencimidazolilo, benzofuranilo, benzotiofuranilo, benzotiofenilo, benzoxazolilo, benzoxazolinilo, benzotiazolilo, benzotriazolilo, benzotetrazolilo, benzoisoxazolilo, benzoisotiazolilo, benzoimidazolinilo, carbazolilo, 4aH-carbazolilo, carbolinil, cromanilo, cromenilo, cinnolinil, decahidroquinolinilo, 2H,6H-1,5,2-ditiazinilo, dihidrofuro[2,3-£)]tetrahidrofuranilo, furanilo, furazanilo, imidazolidinilo, imidazolinilo, imidazolilo, 1H-indazolilo, indolenilo, indolinilo, indolizinilo, indolilo, 3H-indolilo, isatioilo, isobenzofuranilo, isocromanilo, isoindazolilo, isoindolilo, isoquinolinilo, isotiazolilo, isoxazolilo, metilenedioxifenilo, morfolinilo, naftiridinilo, octahidroisoquinolinilo, oxadiazolilo, 1,2,3-oxadiazolilo, 1,2,4-oxadiazolilo, 1,2,5-oxadiazolilo, 1.3.4- oxadiazolilo, 1,2,4,- oxadiazol5(4)-ona, oxazolidinilo, oxazolilo, oxindolilo, pirimidinilo, fenantridinilo, fenantrolinilo, fenazinila, fenotiazinila, fenoxatinilo, fenoxazinilo, ftalazinilo, piperazinilo, piperidinilo, piperidonilo, 4-piperidonilo, piperonilo, pteridinilo, purinilo, piranilo, pirazinilo, pirazolidinilo, pirazolinilo, pirazolilo, piridazinilo, piridooxazol, piridoimidazol, piridotiazol, piridinilo, piridilo, pirimidinilo,pirrolidinilo, pirrolinilo, 2H-pirrolilo, pirrolilo, quinazolinilo, quinolinilo, 4H-quinolizinilo, quinoxalinilo, quinuclidinilo, tetrahidrofuranilo, tetrahidroisoquinolinilo, tetrahidroquinolinilo, tetrazolilo, 6H-1,2,5-tiadiazinilo, 1,2,3-tiadiazolilo, 1,2,4-tiadiazolilo, 1,2,5-tiadiazolilo, 1,3,4-tiadiazolilo, tiantrenilo, tiazolilo, tienilo, tienotiazolilo, tienooxazolilo, tienoimidazolilo, tiofenilo, triazinilo, 1,2,3-triazolilo, 1,2,4-triazolilo, 1,2,5-triazolilo, 1.3.4- triazolilo y xantenilo.
El término "sustituido," como se usa en la presente descripción, significa que uno o más hidrógenos en el átomo designado se reemplaza con una selección del grupo indicado, siempre que la valencia normal del átomo designado no se exceda, y que la sustitución resulte en un compuesto estable. Cuando un sustituyente es oxo o ceto (es decir, =O), entonces se reemplazan 2 átomos de hidrógeno en el átomo. Los sustituyentes ceto no están presentes en las porciones aromáticas. Los dobles enlaces del anillo, como se usan en la presente descripción, son enlaces dobles que se forman entre dos átomos del anillo adyacentes (por ejemplo, C=C, C=N o N=N). "Compuesto estable" y "estructura estable" significan que indican un compuesto que es suficientemente robusto para sobrevivir al aislamiento en un grado útil de pureza a partir de una mezcla de reacción, y la formulación en un agente terapéutico eficaz.
Cuando se muestra que un enlace a un sustituyente cruza un enlace que conecta dos átomos en un anillo, entonces dicho sustituyente puede estar unido a cualquier átomo en el anillo. Cuando se enumera un sustituyente sin indicar el átomo a través del cual dicho sustituyente está unido al resto del compuesto de una fórmula dada, entonces dicho sustituyente puede estar unido a través de cualquier átomo en dicha fórmula. Las combinaciones de sustituyentes y/o variables son permisibles solo si tales combinaciones dan como resultado compuestos estables.
Cuando cualquier variable es decir, R1), aparece más de una vez en cualquier constituyente o fórmula para un compuesto, su definición en cada aparición es independiente de su definición en cada otra aparición. Así, por ejemplo, si se muestra que un grupo se sustituye con 0 - 2 porciones de R1 , entonces el grupo puede sustituirse opcionalmente con hasta dos porciones R1 y R1 en cada aparición se selecciona independientemente de la definición de R1. Además, las combinaciones de sustituyentes y/o variables son permisibles, solo si tales combinaciones dan como resultado compuestos estables.
El término "hidroxi" o "hidroxilo" incluye grupos con un -OH u -O'.
Como se usa en la presente descripción, los términos "halógeno" o "halo" se refieren a flúor, cloro, bromo y yodo. El término "perhalogenado" se refiere generalmente a una porción en donde todos los átomos de hidrógeno se reemplazan por átomos de halógeno. El término "haloalquilo" o "haloalcoxilo" se refiere a un alquilo o alcoxilo sustituido con uno o más átomos de halógeno.
El término "carbonilo" incluye compuestos y porciones que contienen un carbono conectado con un doble enlace a un átomo de oxígeno. Los ejemplos de porciones que contienen un carbonilo incluyen, pero no se limitan a, aldehídos, cetonas, ácidos carboxílicos, amidas, ésteres, anhídridos, etc.
El término "carboxilo" se refiere a -COOH o su éster CrCaalquilo.
"Acilo" incluye las porciones que contienen el radical acilo (R-C(O)-) o un grupo carbonilo. "Acilo sustituido" incluye los grupos acilo donde se reemplazan uno o más de los átomos de hidrógeno, por ejemplo, grupos alquinilo, halógeno, hidroxilo, alquilcarboniloxi, arilcarboniloxi, alcoxicarboniloxi, ariloxicarboniloxi, carboxilato, alquilcarbonilo, arilcarbonilo, alcoxicarbonilo, aminocarbonilo, alquilaminocarbonilo, dialquilaminocarbonilo, alquiltiocarbonilo, alcoxilo, fosfato, fosfonato, fosfinato, amino (que incluye alquilamino, dialquilamino, arilamino, diarilamino y alquilarilamino), acilamino (que incluye alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido), amidino, imino, sulfhidrilo, alquiltio, ariltio,
tiocarboxilato, sulfatos, alquilsulfinilo, sulfonato, sulfamoilo, sulfonamido, nitro, trifluorometilo, ciano, azido, heterociclilo, alquilarilo o una porción aromática o heteroaromática.
"Aroilo" incluye las porciones con una porción arilo o heteroaromático unido a un grupo carbonilo. Los ejemplos de grupos aroilo incluyen fenilcarboxi, naftilo carboxi, etc.
"Alcoxialquilo", "alquilaminoalquilo" y "tioalcoxialquilo" incluyen los grupos alquilo, como se describió anteriormente, en donde los átomos de oxígeno, nitrógeno o azufre reemplazan uno o más átomos de carbono de la cadena principal de hidrocarburos.
El término "alcoxi" o "alcoxilo" incluyen los grupos alquilo, alquenilo y alquinilo sustituidos y no sustituidos unidos covalentemente a un átomo de oxígeno. Los ejemplos de grupos alcoxi o radicales alcoxilo incluyen, pero sin limitarse a, grupos metoxi, etoxi, isopropiloxi, propoxi, butoxi y pentoxi. Los ejemplos de grupos alcoxi sustituidos incluyen grupos alcoxi halogenados. Los grupos alcoxi puede sustituirse con grupos tales como, alquenilo, alquinilo, halógeno, hidroxilo, alquilcarboniloxi, arilcarboniloxi, alcoxicarboniloxi, ariloxicarboniloxi, carboxilato, alquilcarbonilo, arilcarbonilo, alcoxicarbonilo, aminocarbonilo, alquilaminocarbonilo, dialquilaminocarbonilo, alquiltiocarbonilo, alcoxilo, fosfato, fosfonato, fosfinato, amino (que incluye alquilamino, dialquilamino, arilamino, diarilamino y alquilarilamino), acilamino (que incluye alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido), amidino, imino, sulfhidrilo, alquiltio, ariltio, tiocarboxilato, sulfatos, alquilsulfinilo, sulfonato, sulfamoilo, sulfonamido, nitro, trifluorometilo, ciano, azido, heterociclilo, alquilarilo o una porción aromática o heteroaromática. Los ejemplos de grupos alcoxi sustituidos con halógeno incluyen, pero no se limitan a, fluorometoxi, difluorometoxi, trifluorometoxi, clorometoxi, diclorometoxi y triclorometoxi.
El término "éter" o "alcoxi" incluye los compuestos o porciones que contienen un oxígeno unido a dos átomos o heteroátomos de carbono. Por ejemplo, el término incluye "alcoxialquilo", que se refiere a un grupo alquilo, alquenilo o alquinilo unido covalentemente a un átomo de oxígeno que está unido covalentemente a un grupo alquilo.
El término "éster" incluye los compuestos o porciones que contienen un carbono o un heteroátomo unido a un átomo de oxígeno que está unido al carbono de un grupo carbonilo. El término "éster" incluye los grupos alcoxicarboxilo tales como metoxicarbonilo, etoxicarbonilo, propoxicarbonilo, butoxicarbonilo, pentoxicarbonilo, etc.
El término "tioalquilo" incluye los compuestos o porciones que contienen un grupo alquilo conectado con un átomo de azufre. Los grupos tioalquilo pueden sustituirse con grupos tales como alquilo, alquenilo, alquinilo, halógeno, hidroxilo, alquilcarboniloxi, arilcarboniloxi, alcoxicarboniloxi, ariloxicarboniloxi, carboxilato, carboxiácido, alquilcarbonilo, arilcarbonilo, alcoxicarbonilo, aminocarbonilo, alquilaminocarbonilo, dialquilaminocarbonilo, alquiltiocarbonilo, alcoxilo, amino (que incluyen alquilamino, dialquilamino, arilamino, diarilamino y alquilarilamino), acilamino (incluyendo alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido), amidino, imino, sulfhidrilo, alquiltio, ariltio, tiocarboxilato, sulfatos, alquilsulfinilo, sulfonato, sulfamoilo, sulfonamido, nitro, trifluorometilo, azido, heterociclilo, alquilarilo o porciones aromáticas o heteroaromáticas.
El término "tiocarbonilo" o "tiocarboxi" incluye compuestos y porciones que contienen un carbono conectado con un doble enlace a un átomo de azufre.
El término "tioéter" incluye las porciones que contienen un azufre unido a dos átomos o heteroátomos de carbono. Los ejemplos de tioéteres incluyen, pero no se limitan a alcatioalquilos, alquioalquenilos y alcatioalquinilos. El término "alcatioalquilos" incluye las porciones con un grupo alquilo, alquenilo o alquinilo unido a un átomo de azufre que está unido a un grupo alquilo. De manera similar, el término "alcatioalquenilos" se refiere a las porciones en donde un grupo alquilo, alquenilo o alquinilo está unido a un átomo de azufre que está unido covalentemente a un grupo alquenilo; y alcatioalquinilos" se refiere a las porciones en donde un grupo alquilo, alquenilo o alquinilo está unido a un átomo de azufre que está unido covalentemente a un grupo alquinilo.
Como se usa en la presente descripción, "amina" o "amino" se refiere a -NH2no sustituido o sustituido. "Alquilamino" incluye grupos de compuestos en donde el nitrógeno de -NH2está unido al menos a un grupo alquilo. Los ejemplos de grupos alquilamino incluyen bencilamino, metilamino, etilamino, fenetilamino, etc. "Dialquilamino" incluye grupos en donde el nitrógeno de -NH2está unido al menos a dos grupos alquilo adicionales. Los ejemplos de grupos dialquilamino incluyen, pero no se limitan a, dimetilamino y dietilamino. "Arilamino" y "diarilamino" incluyen grupos en donde el nitrógeno está unido al menos a uno o dos grupos arilo, respectivamente. "Aminoarilo" y "aminoariloxi" se refieren a arilo y ariloxi sustituidos con amino. "Alquilarilamino", "alquilaminoarilo" o "arilaminoalquilo" se refiere a un grupo amino que está unido a al menos un grupo alquilo y al menos un grupo arilo. "Alcaminoalquilo" se refiere a un grupo alquilo, alquenilo o alquinilo unido a un átomo de nitrógeno que se une además a un grupo alquilo. "Acilamino" incluye grupos en donde el nitrógeno está unido a un grupo acilo. Los ejemplos de acilamino incluyen, pero no se limitan a, grupos alquilcarbonilamino, arilcarbonilamino, carbamoilo y ureido.
El término "amida" o "aminocarboxi" incluye los compuestos o porciones que contienen un átomo de nitrógeno que está unido al carbono de un grupo carbonilo o un tiocarbonilo. El término incluye los grupos "alcanocarboxilo" que incluyen los grupos alquilo, alquenilo o alquinilo unidos a un grupo amino que está unido al carbono de un grupo carbonilo o tiocarbonilo. Incluye además los grupos "arilaminocarboxilo" que incluyen las porciones arilo o heteroarilo unidos a un
grupo amino que está unido al carbono de un grupo carbonilo o tiocarbonilo. Los términos "alquilaminocarboxi", "alquenilaminocarboxi", "alquinilaminocarboxi" y "arilaminocarboxi" incluyen las porciones en donde las porciones alquilo, alquenilo, alquinilo y arilo, respectivamente, se unen a un átomo de nitrógeno que a su vez está unido al carbono de un grupo carbonilo. Las amidas pueden sustituirse con sustituyentes tales como alquilo de cadena lineal, alquilo ramificado, cicloalquilo, arilo, heteroarilo o heterociclo. Además, los sustituyentes en los grupos amida pueden sustituirse.
En la presente especificación, la fórmula estructural del compuesto representa un cierto isómero por conveniencia en algunos casos, pero la presente descripción incluye todos los isómeros, tales como isómeros geométricos, isómeros ópticos basados en un carbono asimétrico, estereoisómeros, tautómeros y similares, entendiéndose que no todos los isómeros pueden tener el mismo nivel de actividad. Además, un polimorfismo cristalino puede estar presente para los compuestos representados por la fórmula. Se observa que cualquier forma de cristal, mezcla de forma de cristal, o anhídrido o hidrato de este se incluye en el alcance de la presente invención. Además, el denominado metabolito que se produce por degradación del presente compuesto in vivo se incluye en el alcance de la presente invención.
"Isomerismo" significa los compuestos que tienen fórmulas moleculares idénticas pero que difieren en la secuencia de unión de sus átomos o en la disposición de sus átomos en el espacio. Los isómeros que difieren en la disposición de sus átomos en el espacio se denominan "estereoisómeros." Los estereoisómeros que no son imágenes especulares entre sí se denominan "diastereoisómeros", y los estereoisómeros que son imágenes especulares no superponibles entre sí se denominan "enantiómeros", o a veces isómeros ópticos. Una mezcla que contiene cantidades iguales de formas enantioméricas individuales de quiralidad opuesta se denomina una "mezcla racémica."
Un átomo de carbono unido a cuatro sustituyentes no idénticos se denomina "centro quiral."
"Isómero quiral" significa un compuesto con al menos un centro quiral. Los compuestos con más de un centro quiral pueden existir ya sea como un diastereómero individual o como una mezcla de diastereómeros, que se denomina "mezcla diastereomérica." Cuando hay presente un centro quiral, un estereoisómero puede caracterizarse por la configuración absoluta (R o S) de ese centro quiral. Configuración absoluta se refiere a la disposición en el espacio de los sustituyentes unidos al centro quiral. Los sustituyentes unidos al centro quiral en cuestión se califican de acuerdo con la Regla de Secuencia de Cahn, Ingold y Prelog. (Cahn y otros, Angew. Chem Enterrar. Edit. 1966, 5, 385; errata 511;Cahn y otros, Angew. Chem 1966, 78, 413;Cahn e Ingold, J. Chem. Soc. 1951 (Londres), 612;Cahn y otros, Experientia 1956, 12, 81;Cahn, J. Chem. Educ. 1964, 41, 116).
"Isómeros geométricos" se refiere a los diastereómeros que deben su existencia a la rotación impedida alrededor de los enlaces dobles o un enlazador cicloalquilo (por ejemplo, 1,3-ciclobutilo). Estas configuraciones se diferencian en sus nombres por los prefijos cis y trans, o Z y E, que indican que los grupos están en el mismo lado o en el lado opuesto del doble enlace en la molécula de acuerdo con las reglas de Cahn-Ingold-Prelog.
Debe entenderse que los compuestos descritos en la presente pueden representarse como diferentes isómeros quirales o isómeros geométricos. Debe entenderse además que cuando los compuestos tienen formas isoméricas quirales o isoméricas geométricas, todas las formas isoméricas están destinadas a ser incluidas en el alcance de la presente invención, y la denominación de los compuestos no excluye ninguna de las formas isoméricas, entendiéndose que no todos los isómeros pueden tener el mismo nivel de actividad.
Además, las estructuras y otros compuestos discutidos en esta invención incluyen todos los isómeros atrópicos de estos, entendiéndose que no todos los isómeros atrópicos pueden tener el mismo nivel de actividad. "Isómeros atrópicos" son un tipo de estereoisómero en el que los átomos de dos isómeros se disponen de forma diferente en el espacio. Los isómeros atrópicos deben su existencia a una rotación restringida causada por el obstáculo de la rotación de grupos grandes alrededor de un enlace central. Tales isómeros atrópicos suelen existir como una mezcla, sin embargo, como resultado de los avances recientes en las técnicas de cromatografía, es posible separar mezclas de dos isómeros atrópicos en casos seleccionados.
"Tautómero" es uno de dos o más isómeros estructurales que existen en equilibrio y se convierten fácilmente de una forma isomérica a otra. Esta reacción da como resultado la migración formal de un átomo de hidrógeno acompañado de un cambio de dobles enlaces conjugados adyacentes. Los tautómeros existen como una mezcla de un conjunto tautomérico en solución. En soluciones donde es posible la tautomerización, se alcanzará un equilibrio químico de los tautómeros. La relación exacta de los tautómeros depende de varios factores, que incluyen la temperatura, el solvente y el pH. El concepto de tautómeros que son interconvertibles mediante tautomerizaciones se llama tautomería.
De los varios tipos de tautomería que son posibles, dos se observan comúnmente. En el tautomerismo ceto-enol ocurre un desplazamiento simultáneo de electrones y de un átomo de hidrógeno. El tautomerismo de cadena anillo surge como resultado del grupo aldehído (-CHO) en una molécula de la cadena de azúcar que reacciona con uno de los grupos hidroxi (-OH) en la misma molécula para darle una forma cíclica (en forma de anillo) como exhibido por la glucosa.
Los pares tautoméricos comunes son: tautomerismo cetona-enol, amida-nitrilo, lactama-lactima, amida-ácido imídico en anillos heterocíclicos (por ejemplo, en las nucleobases tales como guanina, timina y citosina), amina-enamina y enaminaenamina. Un ejemplo de equilibrio de ceto-enol es entre piridin-2(1H)-onas y los correspondientes piridin-2-oles, como se muestra más abajo.

piridin-2(1H)-ona piridin-2-ol
Debe entenderse que los compuestos descritos en la presente pueden representarse como diferentes tautómeros diferentes. Debe entenderse, además, que cuando los compuestos tienen formas tautoméricas, todas las formas tautoméricas se destinan a estar dentro del alcance de la invención, y la denominación de los compuestos no excluye ninguna forma de tautómero. Se entenderá que ciertos tautómeros pueden tener un mayor nivel de actividad que otros.
Los términos "polimorfos cristalinos" o "polimorfos" o "formas cristalinas" significan estructuras cristalinas en las que un compuesto (o sal o solvato de este) puede cristalizar en diferentes disposiciones de empaquetamiento de cristales, las cuales tienen la misma composición elemental. Las diferentes formas de cristal suelen tener diferentes patrones de difracción de rayos X, espectros infrarrojos, puntos de fusión, dureza de densidad, forma cristalina, propiedades ópticas y eléctricas, estabilidad y solubilidad. El solvente de recristalización, la velocidad de cristalización, la temperatura de almacenamiento y otros factores pueden provocar que una forma cristalina domine. Los polimorfos cristalinos de los compuestos pueden prepararse por cristalización en diferentes condiciones.
Los compuestos de cualquiera de las Fórmulas descritas en la presente invención incluyen los propios compuestos, así como sus sales o sus solvatos, si corresponde. Se puede formar una sal, por ejemplo, entre un anión y un grupo cargado positivamente (por ejemplo, amino) en un compuesto de benceno sustituido con arilo o heteroarilo. Los aniones adecuados incluyen cloruro, bromuro, yoduro, sulfato, bisulfato, sulfamato, nitrato, fosfato, citrato, metanosulfonato, trifluoroacetato, glutamato, glucuronato, glutarato, malato, maleato, succinato, fumarato, tartrato, tosilato, salicilato, lactato, naftalenosulfonato y acetato (por ejemplo, trifluoroacetato). El término "anión farmacéuticamente aceptable" se refiere a un anión adecuado para formar una sal farmacéuticamente aceptable. Similarmente, además puede formarse una sal entre un catión y un grupo cargado negativamente (por ejemplo, carboxilato) en un compuesto de benceno sustituido con arilo o heteroarilo. Los cationes adecuados incluyen ion sodio, ion potasio, ion magnesio, ion calcio, y un catión amonio tal como ion tetrametilamonio. Los compuestos de benceno sustituidos con arilo o heteroarilo además incluyen aquellas sales que contienen átomos de nitrógeno cuaternario.
Adicionalmente, los compuestos descritos en la presente descripción, por ejemplo, las sales de los compuestos, pueden existir ya sea en forma hidratada o no hidratada (la anhidra) o como solvatos con otras moléculas de solvente. Los ejemplos no limitantes de hidratos incluyen monohidratos, dihidratos, etc. Los ejemplos no limitantes de solvatos incluyen solvatos de etanol, solvatos de acetona, etc.
"Solvatos" significa formas de adición del solvente que contienen ya sea cantidades estequiométricas o no estequiométricas de solvente. Algunos compuestos tienen una tendencia a atrapar una relación molar fija de moléculas de solvente en el estado sólido cristalino, para formar así un solvato. Si el solvente es agua el solvato formado es un hidrato; y si el solvente es alcohol, el solvato formado es un alcoholato. Los hidratos se forman por la combinación de una o más moléculas de agua con una molécula de la sustancia en la que el agua retiene su estado molecular como H2O.
Como se usa en la presente, el término "análogo" se refiere a un compuesto químico que es estructuralmente similar a otro pero que difiere ligeramente en su composición (como en la sustitución de un átomo por un átomo de un elemento diferente o en presencia de un grupo funcional particular, o la sustitución de un grupo funcional por otro grupo funcional). Así, un análogo es un compuesto que es similar o comparable en función y apariencia, pero no en la estructura u origen al compuesto de referencia.
Como se define en la presente descripción, el término "derivado" se refiere a los compuestos que tienen una estructura central común, y se sustituyen con varios grupos como se describe en la presente descripción. Por ejemplo, todos los compuestos representados por la Fórmula (I) son compuestos de benceno sustituidos con arilo o heteroarilo, y tienen la Fórmula (I) como núcleo común.
El término "bioisóstero" se refiere a un compuesto resultante del intercambio de un átomo o de un grupo de átomos con otro átomo o grupo de átomos, ampliamente similar. El objetivo de un reemplazo bioisostérico es crear un nuevo compuesto con propiedades biológicas similares al compuesto original. El reemplazo bioisostérico puede tener una base fisicoquímica o topológica. Los ejemplos de bioisósteros de ácido carboxílico incluyen, pero no se limitan a, acil sulfonimidas, tetrazoles, sulfonatos y fosfonatos. Ver, por ejemplo, Patani y LaVoie, Chem. Rev. 96, 3147-3176, 1996.
La presente descripción pretende incluir todos los isótopos de átomos que aparecen en los presentes compuestos. Los isótopos incluyen aquellos átomos que tienen el mismo número atómico pero diferentes números de masa. A modo de
ejemplo general y sin limitación, los isótopos de hidrógeno incluyen tritio y deuterio, y los isótopos de carbono incluyen C-13 y C-14.
En la presente descripción se describen métodos para la síntesis de los compuestos de cualquier Fórmula descrita en la presente descripción. Además se describen en la presente descripción métodos detallados para la síntesis de diversos compuestos descritos de acuerdo con los siguientes esquemas como se muestra en los Ejemplos.
A lo largo de la descripción, cuando las composiciones se describen como que tienen, que incluyen o que comprenden componentes específicos, se contempla que las composiciones consisten, además, esencialmente en, o consisten en, los componentes enumerados. Similarmente, cuando los métodos o procesos se describen como que tienen, incluyen o comprenden etapas de proceso específicas, los procesos consisten, además, esencialmente en, o consisten en, las etapas de procesamiento enumeradas. Además, debe entenderse que el orden de las etapas o el orden para realizar ciertas acciones es inmaterial siempre que la invención permanezca operativa. Además, dos o más etapas o acciones pueden llevarse a cabo simultáneamente.
Los procesos sintéticos descritos en la presente descripción pueden tolerar una amplia variedad de grupos funcionales, por lo tanto, pueden usarse diversas materias primas sustituidas. Los procesos generalmente proporcionan el compuesto final deseado en o cerca del final del proceso global, aunque puede ser deseable en ciertos casos convertir además el compuesto en una sal, polimorfo o solvato farmacéuticamente aceptable de este.
Los compuestos descritos en la presente descripción pueden prepararse de diversas maneras con el uso de materias primas disponibles en el comercio, compuestos conocidos en la literatura, o a partir de intermedios preparados fácilmente, empleando métodos y procedimientos sintéticos estándar conocidos por los expertos en la técnica, o que serán evidentes para el técnico con experiencia a la luz de las enseñanzas en la presente descripción. Los métodos y procedimientos sintéticos estándar para la preparación de moléculas orgánicas y las transformaciones y manipulaciones de grupos funcionales pueden obtenerse de la literatura científica relevante o de los libros de texto estándar en el campo. Aunque no se limita a una o varias fuentes, textos clásicos tales como Smith, M. B., March, J., March's Advanced Organic Chemistry: Reactions, Mechanisms, and Structure, 5ta edición, John Wiley & Sons: Nueva York, 2001;Greene, T.W., Wuts, P.G. M., Protective Groups in Organic Synthesis, 3ra edición, John Wiley & Sons: Nueva York, 1999;R. Larock, Comprehensive Organic Transformations, VCH Publishers (1989);L. Fieser y M. Fieser, Fieser, Fieser and Fieser's Reagents for Organic Synthesis, John Wiley and Sons (1994); y L. Paquette, ed., Encyclopedia of Reagents for Organic Synthesis, John Wiley and Sons (1995), son útiles y reconocidos libros de texto de síntesis orgánica conocidos por los expertos en la técnica. Las siguientes descripciones de métodos sintéticos se diseñan para ilustrar, pero no limitar, los procedimientos generales para la preparación de compuestos descritos en la presente descripción.
Los compuestos descritos en la presente descripción pueden prepararse convenientemente mediante una variedad de métodos familiares para los expertos en la técnica. Los compuestos descritos en la presente descripción con cualquier Fórmula descrita en la presente descripción pueden prepararse de acuerdo con los procedimientos ilustrados en los Esquemas 1-10 más abajo, a partir de materias primas disponibles en el comercio o materias primas que pueden prepararse con el uso de procedimientos de literatura. Los grupos Z y R (tales como R2 , R3 , R4 , R6, R7 , Rsy R12) en los Esquemas 1-10 son como se definen en cualquiera de las Fórmulas descritas en la presente descripción, a menos que se especifique de cualquier otra forma.
Un experto en la técnica notará que, durante las secuencias de reacción y los esquemas sintéticos descritos en la presente descripción, el orden de ciertas etapas puede cambiarse, tal como la introducción y eliminación de grupos protectores.
Un experto en la técnica reconocerá que ciertos grupos pueden requerir protección contra las condiciones de reacción mediante el uso de grupos protectores. Los grupos protectores además pueden usarse para diferenciar grupos funcionales similares en moléculas. Puede encontrar una lista de grupos protectores y cómo introducir y eliminar estos grupos en Greene, T.W., Wuts, P.G. M., Protective Groups in Organic Synthesis, 3ra edición, John Wiley & Sons: Nueva York, 1999.
Los grupos protectores preferidos incluyen, pero no se limitan a:
Para una porción hidroxilo: TBS, bencilo, THP, Ac
Para ácidos carboxílicos: éster bencílico, éster metílico, éster etílico, éster alílico
Para aminas: Cbz, BOC, DMB
Para dioles: Ac (x2) TBS (x2), o cuando se toman juntos acetónidos
Para tioles: Ac
Para bencimidazoles: SEM, bencilo, PMB, DMB
Para aldehídos: dialquil acetales tales como dimetoxiacetal o dietil acetilo.
En los esquemas de reacción descritos en la presente descripción, pueden producirse múltiples estereoisómeros. Cuando no se indica ningún estereoisómero particular, se entiende que significa todos los estereoisómeros posibles que podrían producirse a partir de la reacción. Una persona de habilidad ordinaria en la técnica reconocerá que las reacciones pueden optimizarse para dar preferentemente un isómero, o pueden idearse nuevos esquemas para producir un solo isómero. Si
se producen mezclas, pueden usarse técnicas tales como cromatografía preparativa de capa fina, HPLC preparativa, HPLC quiral preparativa, o SFC preparativa para separar los isómeros.
Las siguientes abreviaturas se usan en toda la especificación y se definen más abajo:
Ac acetilo
AcOH ácido acético
aq. acuosa
BID o b.i.d. bis in die (dos veces al día)
BOC terc-butoxicarbonilo
Cbz benciloxicarbonilo
CDCl3 cloroformo deuterado
CH2Cl2 diclorometano
DCM diclorometano
DMB 2,4 dimetoxibencilo
DMF N,N-dimetilformamida
DMSO dimetilsulfóxido
EA o EtOAc acetato de etilo
EDC o EDCI N-(3-dimetilaminopropil)-N'-etilcarbodiimida
ESI- Electrospray en modo negativo
ESI+ Electrospray en modo positivo
EtOH etanol
H horas
H2O agua
HOBt 1-hidroxibenzotriazol
HCl cloruro de hidrógeno o ácido clorhídrico
HPLC Cromatografía líquida de alta resolución
K2CO3 carbonato potásico
LC/MS o LC-MS Cromatografía líquida acoplada a espectrometría de masas
M Molar
MeCN acetonitrilo
Min minutos
Na2CO3 carbonato de sodio
Na2SO4 sulfato de sodio
NaHCO3 bicarbonato de sodio
NaHMDs Hexametildisilazida de sodio
NaOH hidróxido de sodio
NaHCO3 bicarbonato de sodio
Na2SO4 sulfato de sodio
NMR Resonancia Magnética Nuclear
Pd(OH)2 hidróxido de paladio
PMB parametoxibencilo
p.o. per os (administración oral)
ppm partes por millón
HPLC prep cromatografía líquida preparativa de alto rendimiento
PYBOP (Benzotriazol-1 -iloxi)tripirrolidinofosfonio hexafluorofosfato
Rt o RT Temperatura ambiente
TBME metil éterferc-butilo
TFA ácido trifluoroacético
THF tetrahidrofurano
THP tetrahidropirano
En la presente descripción se describen composiciones farmacéuticas que comprenden un compuesto de cualquier Fórmula descrita en la presente descripción en combinación con al menos un excipiente o vehículo farmacéuticamente aceptable.
Una "composición farmacéutica" es una formulación que contiene los compuestos de la presente descripción en una forma adecuada para la administración a un sujeto. En una modalidad, la composición farmacéutica está a granel o en forma de dosificación unitaria. La forma de dosificación unitaria es cualquiera de una variedad de formas, que incluyen, por ejemplo, una cápsula, una bolsa IV, una tableta, una única bomba en un inhalador de aerosol o un vial. La cantidad de ingrediente activo (por ejemplo, una formulación del compuesto o sal, hidrato, solvato o isómero de este) en una dosis unitaria de composición es una cantidad eficaz y se varía de acuerdo con el tratamiento particular involucrado. Un experto en la técnica apreciará que a veces es necesario hacer variaciones de rutina a la dosificación en dependencia de la edad y el estado del paciente. La dosificación dependerá además de la ruta de administración. Una variedad de vías se contemplan, que incluyen oral, pulmonar, rectal, parenteral, transdérmica, subcutánea, intravenosa, intramuscular, intraperitoneal, inhalatoria, bucal, sublingual, intrapleural, intratecal, intranasal, y similares. Las formas de dosificación para la
administración tópica o transdérmica de un compuesto de esta invención incluyen polvos, aerosoles, ungüentos, pastas, cremas, lociones, geles, soluciones, parches e inhalantes. En una modalidad, el compuesto activo se mezcla en condiciones estériles con un vehículo farmacéuticamente aceptable, y con cualquier conservante, tampón o propulsor que se requiera.
Como se usa en la presente descripción, la expresión "farmacéuticamente aceptable" se refiere a los compuestos, aniones, cationes, materiales, composiciones, portadores, y/o formas de dosificación que, dentro del alcance del juicio médico, son adecuados para usar en contacto con los tejidos de seres humanos y animales sin toxicidad, irritación, respuesta alérgica excesivas u otro problema o complicación, proporcional a una relación beneficio/riesgo razonable.
"Excipiente farmacéuticamente aceptable" se refiere a un excipiente que es útil en la preparación de una composición farmacéutica que generalmente es seguro, no tóxico ni biológicamente ni de otra manera indeseable, e incluye un excipiente que es aceptable tanto para uso veterinario como también para uso farmacéutico humano. Un "excipiente farmacéuticamente aceptable" como se usa en la descripción y en las reivindicaciones incluye tanto uno como más de uno de tales excipientes.
Una composición farmacéutica descrita en la presente descripción se formula para que sea compatible con su ruta de administración prevista. Los ejemplos de rutas de administración incluyen administración parenteral, por ejemplo, intravenosa, intradérmica, subcutánea, oral (por ejemplo, inhalación), transdérmica (tópica), y transmucosal. Las soluciones o suspensiones que se usan para la aplicación parenteral, intradérmica, o subcutánea pueden incluir los siguientes componentes: un diluyente estéril tal como agua para inyección, solución salina, aceites fijos, polietilenglicoles, glicerina, propilenglicol u otros solventes sintéticos; agentes antibacterianos tales como alcohol bencílico o metilparabenos; antioxidantes tales como ácido ascórbico o bisulfito de sodio; agentes quelantes tales como ácido etilendiaminotetraacético; tampones tales como acetatos, citratos o fosfatos y agentes para el ajuste de la tonicidad tal como el cloruro de sodio o la dextrosa. El pH puede ajustarse con ácidos o bases, tales como ácido clorhídrico o hidróxido sódico. La preparación parenteral puede encerrarse en ampollas, jeringas desechables o viales de dosis múltiples hechos de vidrio o plástico.
Un compuesto o composición farmacéutica descrita en la presente descripción puede administrarse a un sujeto en muchos de los métodos bien conocidos actualmente usados para el tratamiento quimioterapéutico. Por ejemplo, para el tratamiento de cánceres, un compuesto de la invención puede inyectarse directamente en tumores, inyectarse en el torrente sanguíneo o cavidades corporales o tomarse oralmente o aplicarse a través de la piel con parches. La dosis elegida debe ser suficiente para constituir un tratamiento efectivo pero no tan alta como para causar efectos secundarios inaceptables. El estado de la condición de la enfermedad (por ejemplo, cáncer, precáncer y similares) y la salud del paciente se deben preferentemente controlar de cerca durante y por un período razonable después del tratamiento.
El término "cantidad terapéuticamente efectiva", como se usa en la presente descripción, se refiere a una cantidad de un agente farmacéutico para tratar, mejorar, o prevenir una enfermedad o afección identificada, o para exhibir un efecto terapéutico o inhibidor detectable. El efecto puede detectarse mediante cualquier método de ensayo conocido en la técnica. La cantidad eficaz precisa para un sujeto dependerá de la salud, talla y peso corporal del sujeto; la naturaleza y extensión de la afección; y el método terapéutico o la combinación de métodos terapéuticos seleccionados para la administración. Las cantidades terapéuticamente efectivas para una situación dada pueden determinarse por experimentación de rutina que está dentro de la experiencia y criterio del médico. En un aspecto preferido, la enfermedad o afección que se trata es el cáncer. En otro aspecto, la enfermedad o afección que se trata es un trastorno proliferativo celular.
Para cualquier compuesto, la cantidad terapéuticamente efectiva puede estimarse inicialmente ya sea en los ensayos de cultivos celulares, por ejemplo, de células neoplásicas, o en modelos animales, generalmente ratas, ratones, conejos, perros, o cerdos. El modelo animal se puede también usar para determinar el intervalo de concentración adecuado y la ruta de administración. Tal información se puede usar después para determinar dosis útiles y rutas de administración en humanos. La eficacia terapéutica/profiláctica y la toxicidad pueden determinarse por procedimientos farmacéuticos estándares en cultivos de células o animales experimentales, por ejemplo, ED50 (la dosis terapéuticamente efectiva en 50 % de la población) y LD50 (la dosis letal para 50 % de la población). La relación de dosis entre los efectos tóxicos y terapéuticos es el índice terapéutico, y puede expresarse como la relación de LD50/ED50. Las composiciones farmacéuticas que exhiben índices terapéuticos grandes son preferidas. La dosificación puede variar dentro de este intervalo dependiendo de la forma de dosificación empleada, la sensibilidad del paciente, y la ruta de administración.
La dosificación y la administración se ajustan para proporcionar niveles suficientes del(los) agente(s) activo(s) para mantener el efecto deseado. Los factores que se pueden tomar en cuenta incluyen la gravedad del estado de enfermedad, salud general del sujeto, edad, peso, y género del sujeto, dieta, tiempo y frecuencia de administración, combinación(es) de fármaco(s), sensibilidad a reacciones, y tolerancia/respuesta a la terapia. Las composiciones farmacéuticas de acción prolongada se pueden administrar cada 3 a 4 días, cada semana, o una vez cada dos semanas dependiendo de vida media y tasa de eliminación de la formulación particular.
Las composiciones farmacéuticas que contienen compuestos activos de la presente invención pueden fabricarse de manera que generalmente se conoce, por ejemplo, por medio de los procesos convencionales de mezcla, disolución,
granulación, fabricación de grageas, levigación, emulsificación, encapsulación, atrapamiento, o liofilización. Las composiciones farmacéuticas pueden formularse de una manera convencional con el uso de uno o más portadores farmacéuticamente aceptables que comprenden excipientes y/o auxiliares que facilitan el procesamiento de los compuestos activos en preparaciones que pueden usarse farmacéuticamente. Por supuesto, la formulación apropiada depende de la vía de administración escogida.
Las composiciones farmacéuticas adecuadas para uso inyectable pueden incluir dispersiones o soluciones acuosas estériles (solubles en agua) y polvos estériles para la preparación extemporánea de dispersiones o soluciones inyectables estériles. Para la administración intravenosa, los portadores adecuados incluyen solución salina fisiológica, agua bacteriostática, Cremophor EL™ (BASF, Parsippany, N.J.) o solución salina regulada con fosfato (PBS). En todos los casos, la composición debe ser estéril y debería ser fluida hasta el punto que sea fácilmente inyectable. Debería ser estable bajo las condiciones de fabricación y almacenamiento y debería preservarse contra la acción de contaminación de los microorganismos tales como bacteria y hongos. El portador puede ser un medio de dispersión o solvente que contenga, por ejemplo, agua, etanol, poliol (por ejemplo, glicerol, propilenglicol, y polietilenglicol líquido, y similares), y sus mezclas adecuadas. La fluidez apropiada se puede mantener, por ejemplo, por medio del uso de un revestimiento tal como lecitina, mediante el mantenimiento del tamaño de partícula requerido en el caso de dispersión y por medio del uso de tensioactivos. La prevención de la acción de los microorganismos puede lograrse por varios agentes antibacterianos y antimicóticos, por ejemplo, parabenos, clorobutanol, fenol, ácido ascórbico, timerosal, y similares. En muchos casos, será preferible incluir en la composición los agentes isotónicos, por ejemplo, azúcares, polialcoholes tales como manitol y sorbitol, y cloruro de sodio. La absorción prolongada de las composiciones inyectables puede producirse incluyendo en la composición un agente que retarda la absorción, por ejemplo, monoestearato alumínico y gelatina.
Las soluciones inyectables estériles pueden prepararse mediante la incorporación del compuesto activo en la cantidad requerida en un disolvente adecuado con uno o una combinación de ingredientes enumerados anteriormente, según se requiera, seguido por la esterilización con filtración. Generalmente, las dispersiones se preparan incorporando el compuesto activo en un portador estéril que contiene un medio de dispersión básico y otros ingredientes requeridos a partir de los enumerados anteriormente. En el caso de polvos estériles para la preparación de soluciones inyectables estériles, los métodos de preparación son el secado al vacío y liofilización que producen un polvo del ingrediente activo más cualquier ingrediente adicional deseado a partir de una solución estéril de este previamente filtrada.
Las composiciones orales incluyen generalmente un diluyente inerte o un portador comestible farmacéuticamente aceptable. Pueden encerrarse en cápsulas de gelatina o comprimirse en tabletas. Para el propósito de la administración terapéutica oral, el compuesto activo puede incorporarse con excipientes y usarse en forma de tabletas, trociscos, o cápsulas. Las composiciones orales pueden prepararse además usando un portador fluido para su uso como un enjuague bucal, en donde el compuesto en el portador fluido se aplica por vía oral. Los agentes de unión farmacéuticamente compatibles y/o materiales adyuvantes pueden incluirse como parte de la composición. Las tabletas, píldoras, cápsulas, trociscos y similares pueden contener cualquiera de los siguientes ingredientes, o compuestos de una naturaleza similar: un aglutinante tales como celulosa microcristalina, goma de tragacanto o gelatina; un excipiente tales como almidón o lactosa, un agente desintegrante tal como ácido algínico, Primogel o almidón de maíz; un lubricante tales como estearato de magnesio o esterotes; un agente de deslizamiento tal como dióxido de silicio coloidal; un agente edulcorante tales como sacarosa o sacarina; o un agente saborizante tales como yerbabuena, salicilato de metilo, o sabor de naranja.
Para la administración por inhalación, los compuestos se suministran en la forma de una atomización de aerosol a partir de un dispersador o contenedor presurizado, que contiene un propelente adecuado, por ejemplo, un gas tal como dióxido de carbono, o un nebulizador.
La administración sistémica puede ser además por medios transmucosales o transdérmicos. Para la administración transmucosal o transdérmica, se usan penetrantes adecuados en la formulación para la barrera que se penetra. Tales penetrantes son generalmente conocidos en la técnica e incluyen, por ejemplo, para administración transmucosal, detergentes, sales biliares y derivados de ácido fusídico. La administración transmucosal puede lograrse a través del uso de atomizadores nasales o supositorios. Para la administración transdérmica, los compuestos activos se formulan en pomadas, ungüentos, geles, o cremas que se conocen generalmente en la técnica.
Los compuestos activos pueden prepararse con portadores farmacéuticamente aceptables que protegerán el compuesto contra la eliminación rápida del cuerpo, tal como una formulación de liberación controlada, que incluye implantes y sistemas microencapsulados de suministro. Pueden usarse polímeros biodegradables y biocompatibles, tal como acetato de acetato de etilenvinilo, polianhidridos, ácido poliglicólico, colágeno, poliortoésteres y ácido poliláctico. Los métodos para la preparación de tales formulaciones serán evidentes para los expertos en la técnica. Los materiales pueden obtenerse, además, comercialmente de Alza Corporation y Nova Pharmaceuticals, Inc. Las suspensiones liposómicas (que incluyen liposomas dirigidos a células infectadas con anticuerpos monoclonales para antígenos virales) pueden usarse, además, como portadores farmacéuticamente aceptables. Estos pueden prepararse de acuerdo con métodos conocidos por los expertos en la técnica, por ejemplo, como se describe en la patente de los Estados Unidos núm.
4,522,811.
Es especialmente ventajoso formular las composiciones orales o parenterales en forma de dosis unitaria para facilitar la administración y uniformidad de la dosis. La forma de dosis unitaria como se usa en la presente descripción se refiere a
unidades físicamente discretas adecuadas como dosis unitarias para el sujeto a tratar; cada unidad contiene una cantidad predeterminada del compuesto activo calculada para producir el efecto terapéutico deseado en asociación con el portador farmacéutico requerido. La especificación de las formas unitarias de dosificación de la invención se dicta por y depende directamente de las características únicas del compuesto activo y del efecto terapéutico particular que se desea alcanzar.
En aplicaciones terapéuticas, las dosificaciones de las composiciones farmacéuticas usadas de acuerdo con la invención varían según el agente, la edad, el peso y el estado clínico del paciente receptor, y la experiencia y el criterio del médico 0 profesional que administra la terapia, entre otros factores que afectan la dosis seleccionada. Generalmente, la dosis debería ser suficiente para resultar en reducir, y preferentemente regresar, el crecimiento de los tumores, y también preferentemente causar la regresión completa del cáncer. Las dosificación pueden variar de aproximadamente 0,01 mg/kg por día a aproximadamente 5000 mg/kg por día. En aspectos preferidos, la dosificación puede variar de aproximadamente 1 mg/kg por día a aproximadamente 1000 mg/kg por día. En un aspecto, la dosis estará en el intervalo de aproximadamente 0,1 mg/día a aproximadamente 50 g/día; aproximadamente 0,1 mg/día a aproximadamente 25 g/día; aproximadamente 0,1 mg/día a aproximadamente 10 g/día; aproximadamente 0,1 mg a aproximadamente 3 g/día; o aproximadamente 0,1 mg a aproximadamente 1 g/día, en dosis únicas, divididas o continuas (dosis que puede ajustarse para el peso del paciente en kg, área de superficie corporal en m2, y edad en años). Una cantidad eficaz de un agente farmacéutico es aquella que proporciona una mejoría objetivamente identificable notada por el clínico u otro observador calificado. Por ejemplo, la regresión de un tumor en un paciente puede medirse con referencia al diámetro de un tumor. La disminución en el diámetro de un tumor indica regresión. La regresión además se indica por la incapacidad de los tumores de reaparecer después de que el tratamiento se ha detenido. Como se usa en la presente descripción, el término "forma efectiva de dosificación" se refiere a la cantidad de un compuesto activo para producir el efecto biológico deseado en un sujeto o célula.
Las composiciones farmacéuticas se pueden incluir en un contenedor, paquete o dispensador junto con instrucciones para su administración.
Los compuestos descritos en la presente descripción son capaces además de formar sales adicionales. Todas estas formas se contemplan, además, dentro del alcance de la invención reivindicada.
Como se usa en la presente descripción, "sales farmacéuticamente aceptables" se refiere a derivados de los compuestos descritos en la presente descripción en donde el compuesto original se modifica por producción de sales ácidas o básicas de este. Los ejemplos de sales farmacéuticamente aceptables incluyen, pero no se limitan a, sales de ácidos minerales u orgánicos de residuos básicos tales como aminas, sales de álcali u orgánicas de residuos ácidos tales como ácidos carboxílicos; y lo similar. Las sales farmacéuticamente aceptables incluyen las sales no tóxicas convencionales o las sales de amonio cuaternario del compuesto precursor formado, por ejemplo, a partir de ácidos inorgánicos u orgánicos no tóxicos. Por ejemplo, tales sales convencionales no tóxicas incluyen, pero no se limitan a, las derivadas de ácidos inorgánicos y orgánicos seleccionados de 2-acetoxibenzoico, 2-hidroxietanosulfónico, acético, ascórbico, bencenosulfónico, benzoico, bicarbónico, carbónico, cítrico, edético, etano disulfónico, 1,2-etanosulfónico, fumárico, glucoheptónico, glucónico, glutámico, glicólico, glicolilarsanílico, hexilresorcínico, hidrabámico, hidrobrómico, hidroclórico, hidroyódico, hidroximaleico, hidroxinaftoico, isetiónico, láctico, lactobiónico, laurilsulfónico, maleico, málico, mandélico, metanosulfónico, napsílico, nítrico, oxálico, pamoico, pantoténico, fenilacético, fosfórico, poligalacturónico, propiónico, salicíclico, esteárico, subacético, succínico, sulfámico, sulfanílico, sulfúrico, tánico, tartárico, toluenosulfónico, y los aminoácidos de uso común, por ejemplo, glicina, alanina, fenilalanina, arginina, etc.
Otros ejemplos de sales farmacéuticamente aceptables incluyen ácido hexanoico, ácido propiónico ciclopentano, ácido pirúvico, ácido malónico, ácido 3-(4-hidroxibenzoilo)benzoico, ácido cinámico, ácido 4-clorobencenosulfónico, ácido 2-naftalenosulfónico, ácido 4-toluenosulfónico, ácido camforsulfónico, ácido 4-metilbiciclo-[2.2.2]-oct-2-eno-1-carboxílico, ácido 3-fenilpropiónico, ácido timetilacético, ácido butilacético terciario, ácido mucónico y similares. La presente invención abarca además sales formadas cuando un protón ácido presente en el compuesto original o bien se reemplaza por un ion metálico, por ejemplo, un ion de metal alcalino, un ion alcalinotérreo, o un ion de aluminio; o se coordina con una base orgánica tales como etanolamina, dietanolamina, trietanolamina, trometamina, N-metilglucamina, y similares. En la forma de sal, se entiende que la relación del compuesto con respecto al catión o anión de la sal puede ser 1:1, o cualquier relación que no sea 1:1, por ejemplo, 3:1, 2:1, 1:2, o 1:3.
Debe entenderse que todas las referencias a las sales farmacéuticamente aceptables incluyen las formas de adición de solvente (solvatos) o formas cristalinas (polimorfos) como se define en la presente descripción, de la misma sal.
Los compuestos descritos en la presente descripción además pueden prepararse como ésteres, por ejemplo, ésteres farmacéuticamente aceptables. Por ejemplo, un grupo de función de ácido carboxílico en un compuesto puede convertirse en su éster correspondiente, por ejemplo, un metilo, etilo u otro éster. Además, un grupo alcohol en un compuesto puede convertirse en su éster correspondiente, por ejemplo, acetato, propionato u otro éster.
Los compuestos, o sales farmacéuticamente aceptables o sus solvatos, se administran oralmente, nasalmente, transdérmicamente, pulmonarmente, por inhalación, bucalmente, sublingualmente, intraperitonealmente, subcutáneamente, intramuscularmente, intravenosamente, rectalmente, intrapleuralmente, intratecalmente y
parenteralmente. En una modalidad, el compuesto se administra oralmente. Un experto en la técnica reconocerá las ventajas de ciertas vías de administración.
El régimen de dosificación mediante el uso de los compuestos se selecciona de acuerdo con una variedad de factores que incluyen el tipo, especie, edad, peso, sexo y condición médica del paciente, la severidad de la patología a tratar, la vía de administración, la función renal y hepática del paciente, y el compuesto en particular o la sal de este empleada. Un médico o un veterinario calificado normalmente pueden determinar fácilmente y prescribir la cantidad eficaz necesaria del fármaco para prevenir, contrarrestar, o detener el progreso de la enfermedad.
Las técnicas para la formulación y administración de los compuestos descritos de la invención pueden encontrarse en Remington: the Science and Practice of Pharmacy, 19na edición, Mack Publishing Co., Easton, PA (1995). En una modalidad, los compuestos descritos en la presente descripción, y las sales farmacéuticamente aceptables de estos, se usan en preparaciones farmacéuticas en combinación con un vehículo o diluyente farmacéuticamente aceptable. Los vehículos farmacéuticamente aceptables adecuados incluyen cargas o diluyentes sólidos inertes y soluciones acuosas u orgánicas estériles. Los compuestos estarán presentes en tales composiciones farmacéuticas en cantidades suficientes para proporcionar la cantidad de dosificación deseada en el intervalo descrito en la presente descripción.
Todos los porcentajes y relaciones que se usan en la presente descripción, a menos que se indique de cualquier otra forma, son en peso. Otras características y ventajas de la presente invención son evidentes a partir de los diferentes ejemplos. Los ejemplos proporcionados ilustran diferentes componentes y metodologías útiles en la práctica de la presente invención. Los ejemplos no limitan la invención reivindicada. En base a la presente descripción, el técnico con experiencia puede identificar y emplear otros componentes y metodología útiles para practicar la presente invención.
En los esquemas sintéticos descritos en la presente descripción, los compuestos pueden dibujarse con una configuración particular por simplicidad. Tales configuraciones particulares no deben interpretarse como limitantes de la invención a uno u otro isómero, tautómero, regioisómero o estereoisómero, ni excluye mezclas de isómeros, tautómeros, regioisómeros o estereoisómeros; sin embargo, se entenderá que un isómero, tautómero, regioisómero o estereoisómero dado puede tener un mayor nivel de actividad que otro isómero, tautómero, regioisómero o estereoisómero.
Los compuestos diseñados, seleccionados y/u optimizados por los métodos descritos anteriormente, una vez producidos, pueden caracterizarse con el uso de una variedad de ensayos conocidos por los expertos en la técnica para determinar si los compuestos tienen actividad biológica. Por ejemplo, las moléculas pueden caracterizarse por ensayos convencionales, que incluyen pero no se limitan a los ensayos descritos más abajo, para determinar si tienen una actividad predicha, actividad de unión y/o especificidad de unión.
Además, el tamizaje de alto rendimiento puede usarse para acelerar el análisis con el uso de tales ensayos. Como resultado, puede ser posible tamizar rápidamente las moléculas descritas en la presente descripción para la actividad, con el uso de técnicas conocidas en la técnica. Las metodologías generales para realizar el tamizaje de alto rendimiento se describen, por ejemplo, en Devlin (1998) High Throughput Screening, Marcel Dekker; y la Patente de Estados Unidos núm. 5,763,263. Los ensayos de alto rendimiento pueden usar una o más técnicas de ensayo diferentes que incluyen, pero no se limitan a, las que se describen más abajo.
Un inhibidor de EZH2 descrito en la presente descripción puede, si se desea, presentarse en un kit (por ejemplo, un paquete o dispositivo dispensador) que puede contener una o más formas de dosificación unitarias que contienen el inhibidor EZH2. El envase puede comprender, por ejemplo, una lámina de metal o plástico, tal como un blíster. El envase o dispositivo dispensador puede acompañarse con las instrucciones para la administración. Las composiciones que comprenden un inhibidor EZH2 descrito en la presente descripción formulado en un portador farmacéutico compatible además pueden prepararse, colocarse en un contenedor apropiado, y etiquetarse para el tratamiento de una afección indicada. También pueden proporcionarse instrucciones para el uso.
También se proporcionan en la presente descripción kits que comprenden una pluralidad de reactivos de detección de metilación que detectan el H3-K27 metilado. Por ejemplo, el kit incluye reactivos de detección H3-K27 monometilados, H3-K27 dimetilados y H3-K27 trimetilados. El reactivo de detección es, por ejemplo, anticuerpos o fragmentos de estos, polipéptidos o aptámeros.
Un kit además puede incluir reactivos para detectar la pérdida de función de al menos un componente del complejo SWI/SNF, por ejemplo, ácidos nucleicos que identifican específicamente una secuencia de ácido nucleico de componente mutante al tener secuencias de ácido nucleico homólogas, tales como secuencias de oligonucleótidos, complementarias a una porción de la secuencia de ácido nucleico del componente mutante o anticuerpos contra proteínas codificadas por el silvestre y/o ácidos nucleicos de componente mutante empaquetados juntos en forma de kit. Los oligonucleótidos pueden ser fragmentos del gen componente. Por ejemplo los oligonucleótidos pueden tener 200, 150, 100, 50, 25, 10 o menos nucleótidos de longitud. El kit puede contener en contenedores separados un aptámero o un anticuerpo, formulaciones de control (positivas y/o negativas), y/o una etiqueta detectable tal como fluoresceína, proteína verde fluorescente, rodamina, tintes de cianina, tintes de Alexa, luciferasa, radiomarcadores, entre otros. Además, los reactivos para detectar la actividad biológica del complejo SWI/SNF (tal como su actividad de remodelación de la cromatina) pueden incluirse en el kit.
Las instrucciones (porejemplo, escritas, cinta, VCR, CD-ROM, etc.) para llevara cabo el ensayo puede incluirse en el kit. El ensayo puede estar, por ejemplo, en forma de análisis de membrana de Western, Inmunohistoquímica (IHC), inmunofluorescencia (IF), secuenciación y espectrometría de masas (MS) como se conoce en la técnica.
Ejemplo 1: Regresión tumoral duradera en tumores rabdoides malignos y linfomas genéticamente alterados por inhibición de EZH2
El Compuesto A es un inhibidor potente y selectivo de EZH2: los ensayos bioquímicos sin células que incluyeron SAM radiomarcado y oligonucleosomas de eritrocitos de pollo o péptidos correspondientes a H3K27 como sustratos mostraron que el Compuesto A inhibió selectivamente la actividad de EZH2 silvestre que contiene PRC2 humano con un valor constante de inhibición (Ki) de 2,5 ± 0,5 nmol/L y valores de IC50 de 11 ± 5 nM (ensayo de nucleosomas) o 16 ± 12 nM (ensayo de péptidos). Los valores de IC50 fueron similares para las enzimas EZH2 humanas y de rata, así como para las proteínas EZH2 que llevan todas las mutaciones conocidas de cambio de función del linfoma. El valor de IC50 del Compuesto A aumentó al aumentar la concentración de SAM, pero se afectó mínimamente al aumentar la cantidad de oligonucleosoma que es consistente con una modalidad de inhibición competitiva de SAM y no competitiva de nucleosomas. Para demostrar la selectividad de HMT, se evaluó la inhibición por el Compuesto A contra un panel de los HMT distintos de EZH2 que abarca tanto HMT de lisina como de arginina. El compuesto A mostró una selectividad de 35 veces frente a EZH1 y una selectividad 4500 veces mayor que con respecto a otros 14 HMT probados.
El Compuesto A inhibe específicamente la metilación celular de H3K27 en las células: cuando las células de linfoma mutante WSU-DLCL2 EZH2 Y641F se incubaron con el Compuesto A durante 4 días, se observó una reducción dependiente de la concentración en los niveles globales de H3K27Me3 con un valor IC50 promedio de 0,26 pM (niveles de H3K27Me3 determinados por ELISA). Al estudiar la cinética de la inhibición de la metilación, la vida media de H3K27Me3 fue de aproximadamente 1 día ya que la inhibición del 90 % solo se logró después de 3 a 4 días de incubación. Cuando las células de linfoma silvestre OCI-LY19 EZH2 se incubaron con el Compuesto A 2,7 pM durante 4 días, las únicas marcas de metilo afectadas fueron H3K27Me1, H3K27Me2 y H3K27Me3, los tres productos conocidos de la catálisis PRC2. La incubación con el Compuesto A además resultó en un aumento en la acetilación de H3K27. La capacidad del Compuesto A para reducir los niveles globales de trimetilación de H3K27 se probó adicionalmente en varias otras líneas celulares de linfoma humano que incluyen líneas que expresan EZH2 silvestre o mutante. El Compuesto A redujo H3K27Me3 con una potencia similar en todas las líneas celulares independientemente del estado de EZH2 (Tabla 1).
El compuesto A conduce a la destrucción selectiva de líneas celulares de linfoma que tienen mutaciones puntuales EZH2: La incubación de células mutantes WSU-DLCL2 EZH2 Y641F con el Compuesto A conduce a efectos antiproliferativos con un valor IC50 promedio de 0,28 ± 0,14 pM en un ensayo de proliferación de 6 días. La cinética del efecto del Compuesto A sobre el número de células viables se probó adicionalmente durante un período prolongado de 11 días. El efecto antiproliferativo del Compuesto A fue evidente después de que las células WSU-DLCL2 habían estado expuestas al compuesto durante más de 4 días, consistente con la cinética de la inhibición de la metilación celular H3K27 mediada por el Compuesto A. El valor de IC50 para la inhibición del Compuesto A de la proliferación de células WSU-DLCL2 en el ensayo de 11 días (0,0086 pM, Tabla 1) fue menor en comparación con los resultados obtenidos con un ensayo de proliferación de 6 días, lo que sugiere una mayor sensibilidad con períodos de incubación más largos. A diferencia de las células WSU-DLCL2, el crecimiento de las células de linfoma humano OCI-LY19 (EZH2 silvestre para el residuo Y641) durante 11 días no se afectó significativamente, a pesar de los valores de IC50 comparables para la inhibición de H3K27Me3 para ambas líneas celulares (Tabla 1). Para identificar una concentración a la cual las células dejan de proliferar considerando el período de incubación completo de 11 días, se calculó la concentración citotóxica más baja (LCC) para una línea celular en particular. El valor de LCC para las células de linfoma humano mutantes WSU-DLCL2 EZH2 Y641Ffue significativamente menor en comparación con las células OCI-LY19 que son silvestres para EZH2 (Tabla 1). Esta muerte celular específica de contexto además se respaldó por los resultados de ensayos de proliferación de 11 días con un panel de línea celular de linfoma extendido. Todas las líneas celulares que albergan una mutación EZH2, con la excepción de la línea celular RL (EZH2 Y641N), fueron más sensibles a los efectos antiproliferativos del Compuesto A en comparación con las líneas celulares con EZH2 silvestre (Tabla 1). La línea celular Pfeiffer (EZH2 A677G) mostró un aumento de 20 a 300 veces en la sensibilidad al Compuesto A, medido por el valor de IC50 y la LCC, respectivamente, sobre las líneas celulares mutantes Y641. Luego el tiempo mínimo de exposición al compuesto necesario para la muerte celular sostenida se investigó mediante experimentos de lavado. Los valores de LCC en el día 11 o 14 para las células WSU-DLCL2 que se incubaron con el Compuesto A durante 7 días (seguido de 7 días de lavado del compuesto) o continuamente durante 14 días fueron similares (Tabla 2). Sin embargo, la exposición al fármaco durante solo 4 días no fue suficiente para inducir valores de la LCC similares a la incubación continua.
El compuesto A induce detención G1 y apoptosis en células de linfoma mutante EZH2: Luego, se evaluaron los efectos de la incubación con el Compuesto A (1 pM) durante 7 días sobre la progresión del ciclo celular y la apoptosis en células WSU-DLCL2. Un aumento en el porcentaje de células en la fase G1, y una disminución en el porcentaje de células en fase S y fase G2/M fase fue evidente después de 2 días de incubación del Compuesto A. El efecto máximo se logró después de 4 días. No hubo un aumento evidente en la fracción sub-G1 que sugiere que la apoptosis no fue inducida por la incubación del Compuesto A durante 7 días. Esto está de acuerdo con las curvas de crecimiento de las células WSU-DLCL2 en presencia del Compuesto A, lo que indica que los efectos citotóxicos se observaron solo después de 7 días de incubación. Después de la incubación de las células WSU-DLCL2 con el Compuesto A durante hasta 14 días, la fracción
de células apoptóticas determinada por el ensayo TUNEL se aumentó significativamente el día 14 en comparación con el vehículo, lo que indica que la muerte celular mediada por el Compuesto A se produjo por la inducción de apoptosis.
La administración oral del Compuesto A conduce a la inhibición del objetivo EZH2 en modelos de xenoinjerto mutante EZH2 en ratones: El efecto de la dosificación oral del Compuesto A sobre la exposición a compuestos sistémicos y se investigó la inhibición del objetivo in vivo en ratones que portan xenoinjertos de linfoma mutante EZH2. Primero, los ratones SCID implantados por vía subcutánea con xenoinjertos WSU-DLCL2 se dosificaron oralmente con el Compuesto A durante 4 o 7 días. La medición de los niveles plasmáticos del Compuesto A ya sea 5 minutos antes o 3 horas después de la última dosis reveló un claro aumento dependiente de la dosis en la exposición. Solo los animales dosificados a 160 mg/kg TID o 213 mg/kg BID mantuvieron niveles medios de compuesto en plasma por encima de la LCC para las células WSU-DLCL2 a lo largo de un ciclo de dosificación (1652 ng/ml, considerando la unión a proteínas plasmáticas de ratones). La determinación del compuesto en homogeneizados de tumores recogidos 3 horas después de la última dosis reveló que solo para los grupos de dosis más altas los niveles de compuestos en los 2 compartimentos fueron similares. Cuando se analizaron los niveles de H3K27Me3 en tumores, se observó inhibición del objetivo de EZH2 dependiente de la dosis. La inhibición de H3K27Me3 fue menor en tumores de ratones a los que se les administró una dosis de 213 mg/kg QD, lo que sugiere que se requiere mantener una concentración plasmática por encima de la LCC durante un ciclo de dosificación para una inhibición óptima del objetivo. La dosificación durante 4 días a 160 mg/kg TID resultó en una inhibición objetivo ligeramente inferior a la dosificación durante 7 días a la misma dosis y horario, lo que indica que la dosificación prolongada aumentó el grado de inhibición objetivo en tumores WSU-DLCL2. Se realizó un estudio similar de 7 días en ratones desnudos implantados por vía subcutánea con xenoinjertos KARAPS-422 evaluando tanto los programas BID como QD. El compuesto A indujo una reducción dependiente de la dosis de los niveles de tumor H3K27Me3 en ambos regímenes.
El compuesto A induce efectos antitumorales significativos en varios xenoinjertos de linfoma mutante EZH2: Cuando los ratones SCID que portan tumor de xenoinjerto WSU-DLCL2 EZH2 Y641F mutantes se trataron con el compuesto A durante 28 días, se observó inhibición del crecimiento tumoral dependiente de la dosis, 58 % a la dosis más alta de 150 mg/kg TID. Solo los animales a los que se les administró la dosis más alta mantuvieron niveles plasmáticos promedios del Compuesto A por encima de la LCC para células WSU-DLCL2 durante todo el ciclo de dosificación. La dosificación del Compuesto A durante 28 días condujo a una acumulación relativa de compuesto en el tejido tumoral en comparación con el plasma, en contraste con lo que se observó con la dosificación de 7 días. El análisis ELISA de histonas de tumores recogidos en el día 28 indicó inhibición del objetivo dependiente de la dosis. Los niveles de H3K27Me3 en los xenoinjertos de WSU-DLCL2 fueron más bajos en ratones dosificados durante 28 días en comparación con 7 días, lo que indica que la administración prolongada del Compuesto A aumentó el grado de inhibición del objetivo. En los xenoinjertos mutantes KARPAS-422 EZH2 Y461N, la dosificación de 28 días del Compuesto A en un programa BID tuvo efectos mucho más dramáticos. La inhibición del crecimiento tumoral se observó a dosis tan bajas como 80,5 mg/kg BID, pero las dosis más altas erradicaron los xenoinjertos, y no se observó un nuevo crecimiento hasta 90 días después del cese de la dosificación. Cuando se investigaron los programas de dosificación intermitente en ratones con xenoinjerto KARPAS-422, el Compuesto A mostró nuevamente efectos antitumorales dependientes de la dosis con dos ciclos de programas de 7 días de trabajo/7 días de descanso y 21 días de trabajo/7 días de descanso. Para todos los programas de dosificación, se observó inhibición del crecimiento tumoral y regresiones completas a 90 y 361 mg/kg BID, respectivamente. El modelo de xenoinjerto mutante Pfeiffer EZH2 A677G fue el modelo de tumor más sensible, como lo sugieren los potentes efectos antiproliferativos in vitro del Compuesto A sobre esta línea celular. Todos los grupos de dosis del Compuesto A (programa QD) excepto el más bajo (30 mg/kg QD) mostraron regresiones tumorales completas en todos los animales. Nuevamente, no se observó el recrecimiento tumoral hasta el final del estudio (36 días después de suspender la administración del Compuesto A). Aunque se observó recrecimiento tumoral a 30 mg/kg QD, esta dosis muy baja indujo estasis tumoral durante el período de administración. Debido a problemas detolerabilidad, la dosificación se detuvo el día 12 para ratones a los que se les administró 1140 mg/kg QD; aun así, se observaron regresiones completas duraderas en este grupo que solo estuvieron expuestos al Compuesto A durante 12 días.
El compuesto A destruye selectivamente células MRT mutantes SMARCB1 in vitro e in vivo: Se analizó si la inhibición de EZH2 tuvo algún efecto sobre el crecimiento y la supervivencia de las células MRT con SMARCB 1 suprimido. La incubación de las líneas celulares MRT G401 y A204 con SMARCB1 suprimido con el Compuesto A en un ensayo de proliferación de 14 días in vitro indujo fuertes efectos antiproliferativos con valores IC50 en el intervalo mientras que las líneas celulares de control RD y SJCRH30 que expresaron SMARCB 1 se vieron mínimamente afectadas (Tabla 3). La dosificación de ratones SCID que portan xenoinjertos subcutáneos G401 con 266 o 532 mg/kg BID del Compuesto A durante 28 días eliminó esos tumores de crecimiento extremadamente rápido. Al igual que en los modelos de xenoinjerto NHL mutante KARPAS-422 y Pfeiffer EZH2, no se observó recrecimiento al final del estudio, 32 días después de la suspensión de la dosificación. El compuesto A dosificado a 133 mg/kg indujo estasis durante el período de administración, y produjo un retraso significativo en el crecimiento del tumor en comparación con el vehículo después de la suspensión de la dosificación. Los tumores que se recolectaron de los subconjuntos de ratones de cada grupo el día 21 mostraron una fuerte inhibición del objetivo EZH2 en todas las dosis.
El Compuesto A inhibe la metilación de H3K27 en tejidos no tumorales de una manera dependiente de la dosis: los datos descritos anteriormente demuestran que el Compuesto A representa una nueva modalidad de tratamiento para cánceres y los MRT impulsados por SWI/SNF. La medición de la modulación de biomarcadores farmacodinámicos después de la dosis frecuentemente se realiza en los primeros ensayos clínicos para evaluar el grado de inhibición del objetivo que se predice que producirá una respuesta basada en datos de modelos preclínicos. Dado que la recogida de biopsias tumorales
posteriores a la dosis frecuentemente no es posible, se recogen frecuentemente en su lugar tejidos sustitutos más fáciles de acceder tales como las células mononucleares de sangre periférica (PBMC), la piel o la médula ósea. Para evaluar la inhibición del objetivo EZH2 en tejidos sustitutos, se administraron oralmente a ratas Sprague Dawley macho y hembra 100, 300, o 1000 mg/kg de Compuesto A durante 28 días, y se recogieron PBMC, médula ósea y muestras de piel al final del estudio. Los niveles plasmáticos del Compuesto A aumentaron dependiente de la dosis tanto en ratas machos como hembras, y los niveles plasmáticos fueron generalmente más altos en las hembras que en los machos. Debido a problemas de tolerabilidad, las hembras en el grupo de 1000 mg/kg tuvieron que ser sacrificadas el día 23. Se observó inhibición del objetivo dependiente de la dosis en las PBMC y médula ósea de ratas a las que se les administró el Compuesto A, medido por ELISA. El grado de inhibición del objetivo fue menos pronunciado para las PBMC de hembras que se administraron durante 2 2 días en comparación con los machos que se administraron durante 28 días (la misma dosis de 1000 mg/kg). Se observó una reducción dependiente de la dosis en células positivas H3K27Me3 en la epidermis de la piel de ratas dosificadas con Compuesto A, según se evaluó mediante un ensayo de IHC. El efecto máximo se observó a la dosis más alta, y ya fue evidente después de 22 días de administración del Compuesto A.
El compuesto A mostró propiedades similares a otros inhibidores de EZH2 in vitro, tal como la muy alta especificidad para EZH2 en ensayos bioquímicos en comparación con otros HMT y la inhibición específica de la metilación de H3K27 celular que conduce a la destrucción específica de contexto de líneas celulares NHL mutadas con EZH2. Sin embargo, este compuesto logró un aumento de potencia de aproximadamente 1 0 veces, reflejado por la disminución de los valores de Ki y de IC50 determinados en ensayos bioquímicos y funcionales celulares. Además, el Compuesto A mostró una excelente biodisponibilidad oral cuando se administró a roedores, lo que condujo a una inhibición de objetivo de EZH2 dependiente de la dosis en tejidos tumorales y no tumorales de xenoinjerto. Es importante destacar que la dosificación del Compuesto A indujo efectos antitumorales significativos en ratones que portan xenoinjertos de linfoma mutante EZH2. Las respuestas variaron desde la erradicación del tumor (sin recrecimiento después del cese de la dosis) hasta la inhibición del crecimiento tumoral dependiente de la dosis. El inicio retardado de la actividad antitumoral (después de 4 a 7 días) fue consistente con la cinética de la inhibición de la metilación y la actividad antiproliferativa inducida por la incubación de las células con el Compuesto A in vitro. Mantener los niveles plasmáticos del Compuesto A por encima de LCC durante un ciclo de dosificación fue necesario para que el modelo de xenoinjerto WSU-DLCL2 indujera la inhibición máxima del objetivo y la respuesta antitumoral. Sin embargo, los otros dos modelos de xenoinjerto de linfoma (KARPAS-422 y Pfeiffer) fueron extremadamente sensibles a la administración del Compuesto A, y no fue necesario mantener los niveles plasmáticos por encima de la LCC. Los tumores de xenoinjerto mutante Pfeiffer EZH2 A677G desaparecieron permanentemente con dosis muy bajas o períodos de dosificación cortos, lo que sugiere que los pacientes con este tipo de NHL genéticamente definido tendrían un efecto de tratamiento significativo con el Compuesto A.
Los MRT son cánceres pediátricos extremadamente agresivos del cerebro, los riñones y los tejidos blandos que son altamente malignos, localmente invasivos, frecuentemente metastásicos y particularmente letales, pero generalmente son diploides y carecen de aberraciones genómicas. Sin embargo, se caracterizan por una penetración casi completa de la pérdida de expresión de SMARCB 1, un componente central del complejo de remodelación de cromatina sW i/SNF. La inactivación bialélica de SMARCB 1, por ejemplo inducida por mutaciones, es en esencia el único evento genético en las MRT que sugiere un papel impulsor de esta aberración genética. A través de estudios genéticos, se ha sugerido que PRC2 y SWI/SNF regulan antagónicamente la expresión génica alrededor de las vías RB, Cyclin D1 y MYC. Aquí, se ha demostrado que la inhibición farmacológica de EZH2 indujo efectos antiproliferativos en las líneas celulares MRT SMARCB1-suprimido y en los xenoinjertos MRT erradicados permanentemente en ratones. Esto confirma la dependencia de tales cánceres, en los que EZH2 en sí no se altera genéticamente, en la actividad de PRC2.
El compuesto A representa una nueva modalidad de tratamiento para los subconjuntos genéticamente definidos de NHL y para los MRT. La capacidad de medir los cambios dependientes de la dosis en los niveles de H3K27Me3 en la piel, las PBMC y médula ósea presagia el uso de la señal de estos tejidos sustitutos como un biomarcador farmacodinámico no invasivo en ensayos clínicos en humanos.
Tabla 1: Valores de IC50 de metilación y proliferación, así como valores de LCC para el Compuesto A en líneas celulares de linfoma humano
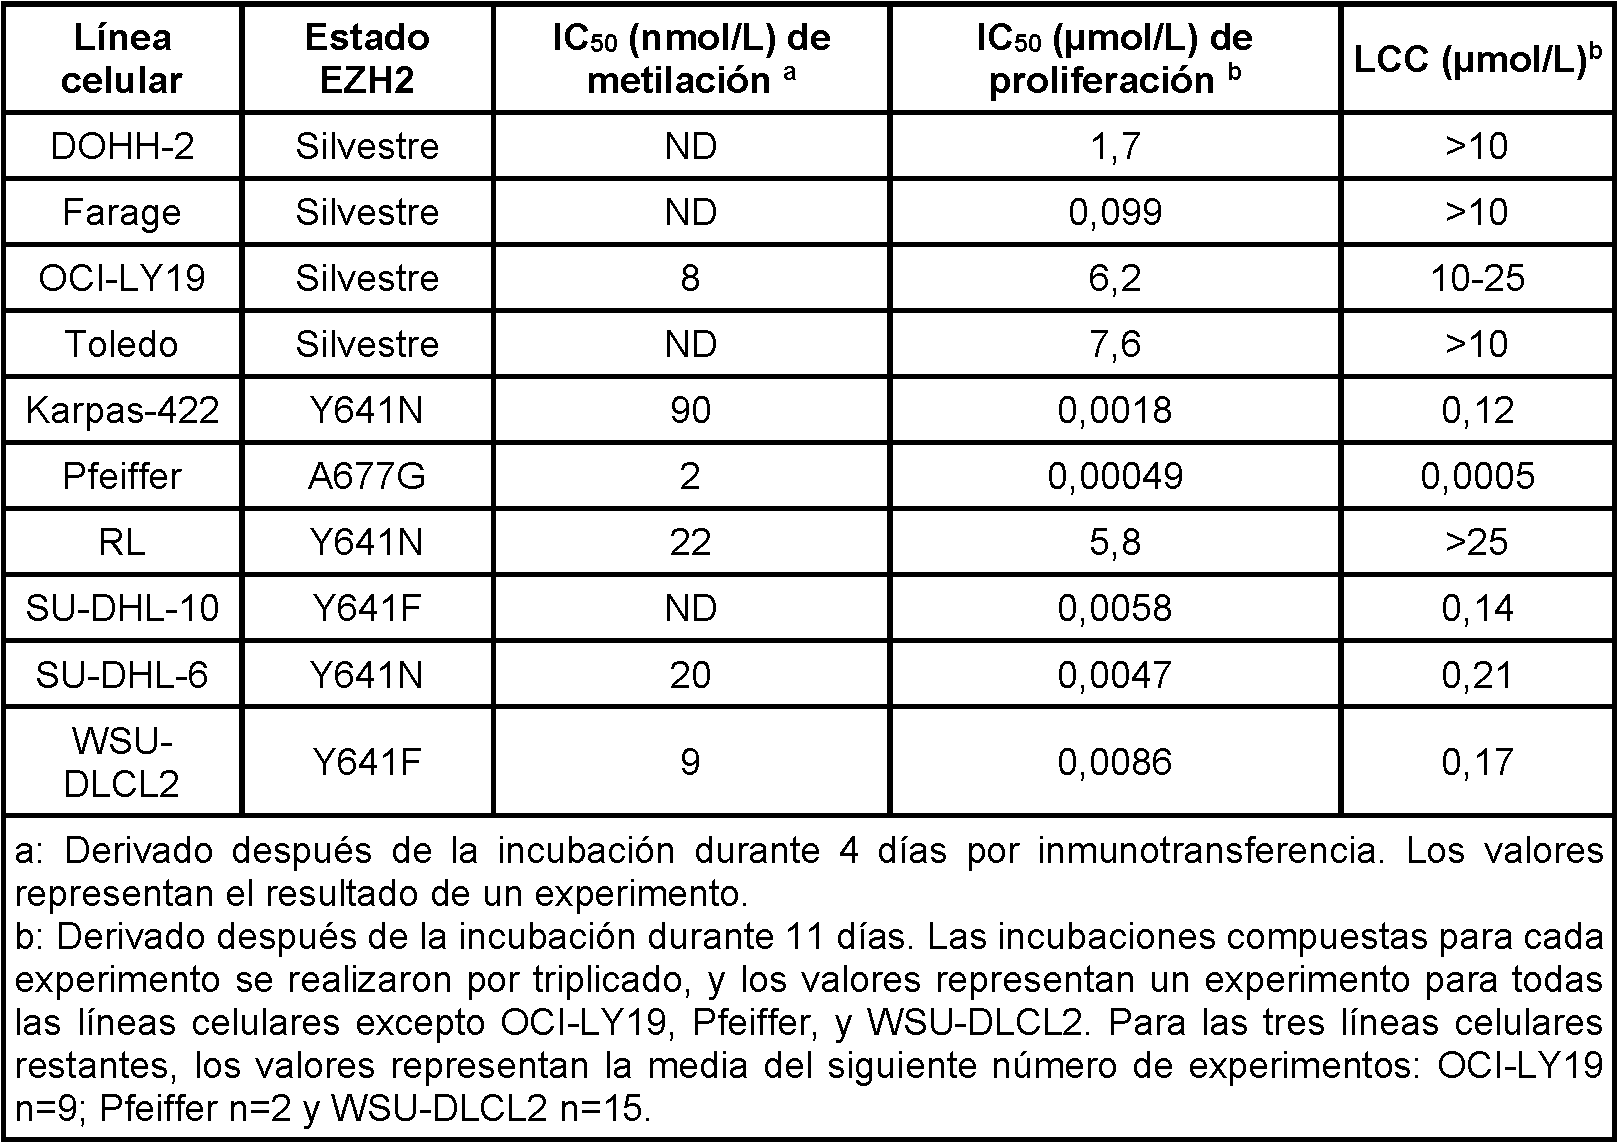
Tabla 2: Valores de LCC para el Compuesto A para células de linfoma humano WSU-DLCL2 dosificadas ya sea de forma continua o después del lavado del compuesto
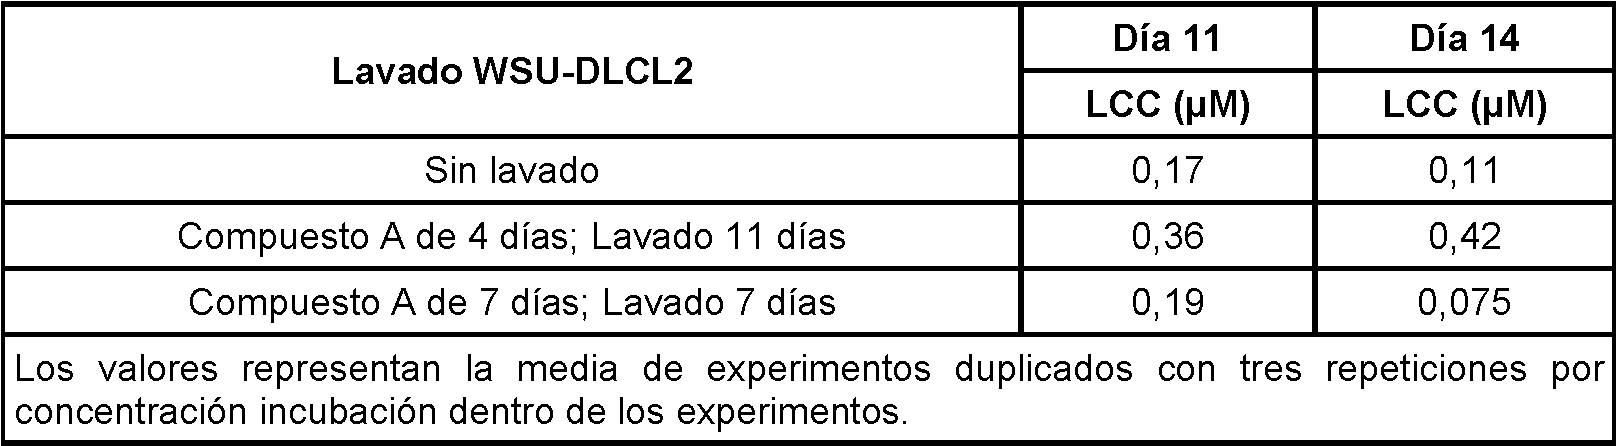
Tabla 3: Valores de IC50 para el compuesto A para líneas celulares MRT negativas SMARCB1 y líneas celulares de control positivo SMARCB1
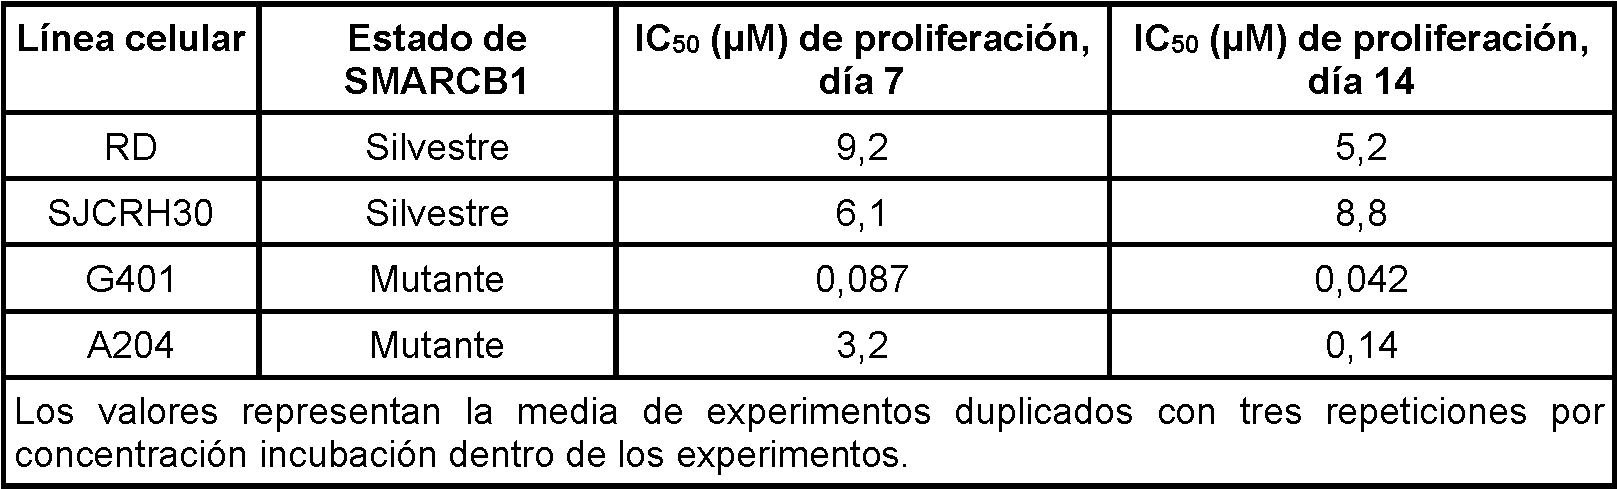
Ejemplo 2: Regresión tumoral duradera en tumores rabdoides malignos genéticamente alterados por inhibición de EZH2
El compuesto A es un inhibidor potente y selectivo de EZH2: El Compuesto A se desarrolló a través de la química medicinal iterativa (Figura 10A). El compuesto A inhibió la actividad del PRC2 humano que contiene EZH2 silvestre con un valor de inhibición constante (Ki) de 2,5 ± 0,5 nM, y se observó una potencia similar para las proteínas EZH2 que portan todas las mutaciones conocidas de cambio de función del linfoma (Tabla 5). Se descubrió que el compuesto era competitivo en SAM y no competitivo en nucleosomas mediante los estudios cinéticos de estado estacionario (Figura 11). Además se evaluó la inhibición por el Compuesto A contra un panel de los HMT que no sea EZH2 que abarca tanto los HMT de lisina
como de arginina. El compuesto A mostró una selectividad de 35 veces frente a EZH1 y una selectividad >4500 veces con respecto a otros 14 HMT probados (Tabla 5).
Tabla 4: Inhibición de la histona metiltransferasa por el compuesto A

El compuesto A inhibe específicamente la metilación celular H3K27 que conduce a la muerte apoptótica selectiva de células MRT SMARCB1-mutante: un panel de células MRT SMARCB1 deficientes y las células de controlSMARCBIde tipo silvestre (confirmadas por inmunotransferencia, Figura 12A) se trataron con el Compuesto A durante 4 días, dando como resultado reducciones dependientes de la concentración en los niveles globales de H3K27Me3 (Figura 10B y tabla 6 ). El tratamiento de las células mutantes o silvestres resultó en una disminución solo de las marcas de metilo en H3K27, sin que se vean afectadas otras marcas de metil histona (Figura 12B). El tratamiento in vitro de líneas celulares MRT SMARCB1 -suprimidas con el Compuesto A indujeron fuertes efectos antiproliferativos con valores de IC50 en el intervalo de nM; mientras que las líneas celulares de control (silvestres) se afectaron mínimamente (Figura 10C y tabla 6 ). Los efectos antiproliferativos fueron evidentes en células MRT SMARCB1 -suprimidas después de 7 días de exposición del compuesto, pero requirieron 14 días de exposición para la actividad máxima. Además se evaluaron los efectos de la incubación con el Compuesto A (1 j M) durante 14 días sobre la progresión del ciclo celular y la apoptosis en células G401
y RD. La incubación del Compuesto A de las células RDSMARCB1 tipo silvestre no mostraron cambios en el ciclo celular o apoptosis en comparación con el control DMSO (Figura 13A). En contraste, las células G401SMARCB1-suprimidas mostraron un aumento en el porcentaje de células en la fase G1, y una disminución concomitante en la fase S y fase G2/M después de 7 días (Figura 13b ). No hubo un aumento evidente en la fracción sub-G1 hasta el día 7, lo que sugiere que la apoptosis aún no fue inducida por ese momento. Esto coincide con las curvas de crecimiento de las células G401 en presencia del Compuesto A que muestran citotoxicidad solo después de 7 días de incubación (Figura 10C). Después del tratamiento del Compuesto A de células G401 durante hasta 14 días, la fracción de células en sub-G1 así como las células apoptóticas determinadas por el ensayo TUNEL aumentaron de manera dependiente del tiempo durante los días 11 y 14, lo que indica que la muerte celular mediada por el Compuesto A se produjo a través de la inducción de apoptosis (Figura 13B).
Tabla 6

El compuesto A induce genes de diferenciación neuronal e inhibición del ciclo celular mientras suprime la expresión de los genes de la vía hedgehog, MYC y EZH2: Se ha sugerido que la pérdida de SMARCB 1 impulsa la formación de cáncer a través de la perturbación epigenética simultánea de las vías clave del cáncer. Los datos actuales confirmaron la expresión reducida de los genes previamente descritos, importante para la diferenciación neuronal (CD133, DOCK4, PTPRK), inhibición del ciclo celular (CDKN2A) y supresión tumoral (BIN1), así como una expresión aumentada del gen de la vía hedgehog GLI1 en células G401 SMARCB1 -suprimidas en comparación con las células de control (Figura 14A). El tratamiento con el compuesto A de células G401 durante hasta 7 días indujo fuertemente la expresión de CD133, DOCK4 y PTPRKe inhibidores del ciclo celular regulados corriente arriba CDKN1A y CDKN2A y supresor tumoral BIN1, todo de una manera dependiente del tiempo (Figura 14B). Simultáneamente, la expresión de los genes de la vía hedgehog, MYCyEZH2 se redujeron. Debe notar que, las células G402SMARCB1-suprimidas expuestas al Compuesto A durante 14 días asumieron una morfología de tipo neuronal (Figura 14C). Por el contrario, la incubación del Compuesto A de las células de control RD tuvo un efecto mínimo sobre la expresión de los genes mencionados anteriormente.
El Compuesto A erradica los xenoinjertos MRT mutantes SMARCB1: La dosificación oral del Compuesto A condujo a la exposición a compuestos sistémicos, la inhibición del objetivo in vivo y actividad antitumoral en ratones portadores de xenoinjertos MRT SMARCBI-suprimido. Se realizó un estudio en ratones SCID que portan xenoinjertos subcutáneos de G401 en los que los animales se dosificaron durante 21 días con el Compuesto A. La mitad de los ratones por grupo se sacrificaron el día 21 para recoger sangre y tejidos, mientras que los animales restantes se trataron durante 7 días adicionales y después se dejaron sin dosificación por otros 32 días. El compuesto A fue bien tolerado en todas las dosis con un efecto mínimo sobre el peso corporal (Figura 15A). La dosificación a 250 o 500 mg/kg dos veces al día (BID) durante 21 a 28 días prácticamente eliminó los tumores de crecimiento rápido G401 (Figuras 15B, 14C y 16A). El recrecimiento no se observó durante 32 días después del cese de la dosis. El compuesto A dosificado a 125 mg/kg indujo estasis tumoral durante el periodo de administración, y produjo un retraso significativo en el crecimiento del tumor en comparación con el vehículo después del período de dosificación. La medición de los niveles plasmáticos del Compuesto A ya sea 5 minutos antes o 3 horas después de la dosificación del día 21 reveló un claro aumento dependiente de la dosis en la exposición sistémica (Figura 15D). Los tumores que se recogieron de subconjuntos de ratones de cada grupo el día 21 mostraron una fuerte inhibición de H3K27me3, que se correlaciona con la actividad antitumoral (efecto máximo alcanzado a 250 mg/kg, Figura 16B). Además, los cambios dependientes de la dosis en la expresión de CD133, PTPRK, DOCK4 y GLI1 se detectaron en los tumores de xenoinjerto g 401 (Figura 16C).
Los datos actuales demuestran que la inhibición farmacológica de EZH2 indujo efectos antiproliferativos específicamente en líneas celulares MRT SMARCBI-suprimido y xenoinjertos MRT permanentemente erradicados en ratones. Esto confirma la dependencia de tales cánceres de la actividad de PRC2, a pesar del hecho de que EZH2 en sí no se altera genéticamente en este contexto. Los datos presentados en la presente descripción muestran que en el contexto de
MRTSM^RCBI-suprimido, la inhibición de EZH2 funciona como un sustituto de SMARCB 1 y elimina la represión de los genes de diferenciación neuronal, inhibidores del ciclo celular y supresores de tumores mientras reduce GLI1, PTCH1, MYC y EZH2. La suma de los efectos de la inhibición de EZH2 mediada por el Compuesto A en varias rutas de cáncer es la causa de la actividad antitumoral dramática y permanente observada en los modelos MRT. Así, el Compuesto A representa una nueva modalidad de tratamiento para estos tumores letales infantiles.
Además, dado que varios miembros del complejo SWI/SNF están genéticamente alterados en otros tipos de cáncer además de MRT, es concebible que EZH2 desempeñe además un papel en el mantenimiento y la supervivencia del tumor en un espectro de tipos de cáncer. Combinado con los informes recientes que demuestran la efectividad de los inhibidores de EZH2 en la muerte selectiva de mutantes de EZH2 que portan linfomas non-Hodgkin, los presentes datos demuestran que la inhibición de EZH2 basada en moléculas pequeñas es un mecanismo efectivo de intervención terapéutica en una variedad de tumores hematológicos y sólidos para los cuales las alteraciones genéticas - ya sean dirigidas o indirectas -confieren una dependencia proliferativa sobre la actividad enzimática EZH2.
Ejemplo 3: Materiales y Métodos
Cultivo celular: Líneas celulares 293T, RD, SJCRH30, A204, G401, G402 y KYM-1. 293T (CRL-11268), RD (CRL-136), SJCRH30 (CRL-2061), A204 (HTB-82), G401 (CRL-1441), y G402 (CRL-1440) se obtuvieron de ATCC. KYM-1 (JCRB0627) se obtuvo de JCRB. Las células 293T y RD se cultivaron en DMEM+FBS al 10 %. Las células SJCRH30 se cultivaron en RPMI+FBS al 10 %. Las células A204, G401, y G402 se cultivaron en McCoys 5a+FBS al 10 %. Las células KYM-1 se cultivaron en DMEM/Ham's F12+FBS al 10 %.
Análisis de las membranas de tipo Western: Las histonas se extrajeron con ácido como se describió previamente (Daigle y otros, Blood. 8 de agosto de 2013; 122(6): 1017-25). Las membranas de Western para histonas extraídas con ácido se realizaron como se describió previamente (Knutson y otros, Proc Natl Acad Sci USA. 7 de mayo de 2013;110(19):7922-7). Los lisados de células enteras (WCL) se prepararon con el uso de un tampón RIPA modificado (Tampón de Lisis RIPA 10x (Millipore # 20-188), SDS al 0,1 % (Invitrogen AM9823), minitableta de proteasa (Roche # 1836153)). Las células se sedimentaron, se lavaron con PBS helado, se resuspendieron en tampón RIPA helado, y se incubaron en hielo durante 5 minutos. Los lisados se sonicaron 3 veces durante 10 segundos al 50 % de potencia, después se incubaron en hielo durante 10 minutos. Los lisados se centrifugaron después a la velocidad máxima durante 15 minutos a 4 grados en una centrífuga de mesa. Los lisados clarificados se dividieron en alícuotas en un tubo nuevo, y las concentraciones de proteínas para WCL se determinaron por ensayo de BCA (Pierce). Se fraccionaron diez microgramos de cada lisado en gel Tris-Glicina (Biorad) al 10-20 %, se transfirieron con el uso de iBlot (7 minutos en el programa 3, con el uso de pilas de transferencia de nitrocelulosa), y se probaron con los siguientes anticuerpos en tampón de bloqueo Odyssey: SNF5 (CST #8745), EZH2 (CST #5246), y Beta-actina (CST #3700).
Ensayos celulares
in vitro: Para los ensayos de proliferación de líneas celulares adherentes (todas las líneas celulares excepto KYM-1, que se analizó como se describió previamente para las líneas celulares en suspensión (Daigle y otros, Blood. 8 de agosto de 2013; 122(6):1017-25), las densidades de recubrimiento para cada línea celular se determinaron en base a las curvas de crecimiento (medidas por la viabilidad de ATP) y la densidad durante un curso de tiempo de 7 días. El día anterior al tratamiento del compuesto, las células se sembraron en placas ya sea en placas de 96 pocillos por triplicado (para el día 0-7 curso de tiempo) o en placas de 6 pocillos (para resiembra el día 7 durante el resto del curso de tiempo). El día 0, las células o no se trataron, se trataron con DMSO, o se trataron con el compuesto A comenzando a 10 pM y disminuyendo ya sea en diluciones de 3 o 4 veces. Las placas se leyeron el día 0, el día 4, y el día 7 con el uso de CellTiter-Glo® (Promega), y el compuesto/medio que se repuso el día 4. El día 7, las placas de 6 pocillos se tripsinizaron, se centrifugaron, y se resuspendieron en medios nuevos para contar con Vi-Cell. Las células de cada tratamiento se resembraron a la densidad original en placas de 96 pocillos por triplicado. Se permitió que las células se adhirieran a la placa durante toda la noche, y las células se trataron como en el día 0. Los días 7, 11 y 14, las placas se leyeron con el uso de CellTiter-Glo®, con el compuesto/medio que se repuso el día 11. Se usaron promedios de triplicados para trazar la proliferación en el curso del tiempo, y calcular los valores de IC50. Para el ciclo celular y la apoptosis, las células G401 y r D se sembraron en placas de 15 cm por duplicado a una densidad de 1x10⁶ células por placa. Las células se incubaron con el Compuesto A 1 pM, en un total de 25 ml, durante un curso de 14 días, con las células que se dividieron de nuevo a la densidad de placas original en los días 4, 7, y 11. El análisis del ciclo celular y el ensayo TUNEL se realizaron con el uso de un citómetro de flujo Guava®, siguiendo el protocolo del fabricante.
Análisis de Expresión Génica: Las células G401 y RD se sembraron en frascos T-75 a 175,000 células/frasco y 117,000 células/frasco respectivamente y se dejaron adherir durante toda la noche. El día 0, las células se trataron por duplicado con DMSO o con el compuesto A 1 uM. Las células se cosecharon y sedimentaron en los días 2, 4, y 7 con medio y el compuesto se repuso el día 4. Se usaron para el análisis de expresión génica tejidos tumorales de los animales con xenoinjerto G401 dosificados durante 21 días (vehículo, 125 mg/kg y 250 mg/kg ( 6 animales cada uno) y 500 mg/kg (4 animales) grupos de dosis de Compuesto A). El ARNm total se extrajo de los sedimentos celulares y el tejido tumoral con el uso del Mini Kit RNeasy (Qiagen # 74106) y se transcribió de forma inversa mediante el Kit de transcripción inversa de ADNc de alta capacidad (Applied Biosystems (AB) #4368813). La RT-PCR se realizó mediante Sistemas de PCR en tiempo real ViiA™ 7 (AB) con el uso de Mezcla maestra TaqMan Fast Avanzada (AB #4444964) y conjuntos de
cebadores/sondas TaqMan en la tabla más abajo. La expresión génica se normalizó a 18S (AB #Hs99999901_s1) y el cambio en la proporción se calculó con el uso del método AACt. Para las muestras in vivo, se determinó el valor de Ct promedio /- Sd para cada grupo de dosis y se calculó el cambio en la proporción en comparación con el grupo de dosis del vehículo con el uso del método AACt.

ELISA: Las histonas se aislaron de tumores como se describió previamente (Daigle y otros) y se prepararon en concentraciones equivalentes (0,5 ng/ul para H3 y 4 ng/ul para H3K27Me3) en tampón de recubrimiento (PBS con BSA al 0,05 %). Se añadió muestra o estándar (100 j l) por duplicado a dos placas ELISA de 96 pocillos (Thermo Labsystems, Immulon 4HBX #3885). Las histonas aisladas de células G401 que se trataron con DMSO o Compuesto A 10 jmol/L durante 4 días se añadieron a los pocillos de control a la misma concentración de histona que las muestras de histona del tumor. Las placas se sellaron y se incubaron durante toda la noche a 4°C. Al día siguiente, las placas se lavaron 3 veces con 300 jl/pocillo de PBST (PBS con Tween 20 al 0,05 %; 10x PBST, KPL #51-14-02) en un lavador de placas Bio Tek. Las placas se bloquearon con 300 jl/pocillo de diluyente (PBS BSA al 2 % Tween 20 al 0,05 %), se incubaron a temperatura ambiente durante 2 horas, y se lavaron 3 veces con PBST. Todos los anticuerpos se diluyeron en diluyente. Se añadieron a cada placa 100 jl/pocillo de anti-H3K27Me3 (CST #9733, glicerol al 50 % de concentrado 1:1000) o anti-H3 total (Abcam #ab1791, glicerol al 50 % de concentrado 1:10,000). Las placas se incubaron durante 90 minutos a temperatura ambiente y se lavaron 3 veces con PBST. Se añadieron 100 jl/pocillo de anti-Rb-IgG-HRP (Cell Signaling Technology, 7074) 1:2000 a la placa H3K27Me3 y 1:6000 a la placa H3 y se incubaron durante 90 minutos a temperatura ambiente. Las placas se lavaron 4 veces con PBST. Para la detección, se añadió 100 jl/pocillo de sustrato TMB (BioFx Laboratories, #TMBS) y las placas se incubaron en la oscuridad a temperatura ambiente durante 5 minutos. La reacción se detuvo con 100 jl/pocillo H2SO4 IN. Se leyó la absorbancia a 450 nm en el lector de microplacas SpectraMax M5.
Estudio de xenoinjerto: Todos los procedimientos relacionados con la manipulación, el cuidado y el tratamiento de los animales en este estudio se realizaron de acuerdo con las directrices aprobadas por el Comité Institucional de Cuidado y Uso de Animales (IACUC) de Shanghai Chemparner siguiendo la guía de la Asociación para la Evaluación y Acreditación de Cuidado de Animales de Laboratorio. (AAALAC). Para el estudio in vivo, los ratones se inocularon por vía subcutánea en el flanco derecho con células tumorales G-401 (5x10⁶ /ratón) en una mezcla de 0,2 ml de medio base y Matrigel (McCoy 5A : Matrigel=1:1) para el desarrollo del tumor. Los tratamientos se iniciaron cuando el tamaño del tumor alcanzó aproximadamente 157 mm3 para el estudio de eficacia tumoral (n=16 ratones por grupo). El compuesto A o vehículo (NaCMC al 0,5 %+Tween-80 al 0,1 % en agua) se administró oralmente BID a un volumen de dosis de 10 jl/g durante 21 o 28 días. El peso corporal de los animales se midió todos los días durante la primera semana, después dos veces por semana durante el resto del estudio. El tamaño del tumor se midió dos veces por semana en dos dimensiones con el uso de un calibrador, y el volumen se expresó en mm3. Para el análisis PK/PD, 8 ratones con la mayor carga tumoral se sacrificaron para la extracción de tumores y sangre después de 21 días de dosificación. Los ratones restantes se continuaron dosificando durante una semana más, y desde el día 29, se suspendió el tratamiento y los ratones se inscribieron en un estudio de retraso del crecimiento tumoral. Los ratones se observaron individualmente hasta que alcanzaron el punto final del peso del tumor ( 2 0 0 0 mm3) o hasta el día 60 (lo que ocurra primero).
Análisis farmacocinético: La dexametasona se usó como patrón interno. Se añadió una alícuota de 30 j l de muestra de plasma con 30 j l de IS (Dexametasona, 1000 ng/ml) y 150 j l de ACN. La mezcla se sometió a vórtice durante 5 minutos y se centrifugó a 14000 rpm durante 5 minutos. Se inyectó una alícuota de 2 j l de sobrenadante para análisis LC-MS/MS (Q-trap 3200). Para muestras de plasma diluido 10 veces, se añadió una alícuota de 3 j l de muestra de plasma con 27 j l de plasma en blanco, el factor de dilución fue 1 0 , después se añadió con 30 j l de IS (Dexametasona, 1 0 0 0 ng/ml) y 150 j l de ACN. La mezcla se sometió a vórtice durante 5 minutos y se centrifugó a 14000 rpm durante 5 minutos. Se inyectó una alícuota de 2 j l de sobrenadante para análisis LC-MS/MS. Las muestras de tumor se homogeneizaron en Beadbeater® durante 30 segundos con 3 x PBS (p/v) para obtener un homogeneizado de tumor. Se añadió una alícuota de 30 j l de muestra de homogeneizado de tumor con 30 j l de IS (Dexametasona, 1000 ng/ml) y 150 j l de ACN. La mezcla se sometió a vórtice durante 5 minutos y se centrifugó a 14000 rpm durante 5 minutos. Se inyectó una alícuota de 2 j l de sobrenadante para análisis LC-MS/MS.
Ejemplo 4: Procedimientos experimentales generales
NMR
Los espectros de H-NMR1 se tomaron con el uso de CDCI3 a menos que se indique de cualquier otra forma y se grabaron a 400 o 500 MHz con el uso de un imán de instrumentos Varían o Oxford (500 MHz). Las multiplicidades indicadas son s=singlete, d = doblete, t = triplete, q = cuarteto, quint = quinteto, sxt = sexteto, m = multiplete, dd =doblete de dobletes, dt = doblete de tripletes; br indica una señal amplia.
LCMSy HPLC
Shimadzu LC-Q, Shimadzu LCMS-2010EV o Waters Acquity Ultra Performance LC. HPLC: Los productos se analizaron por Shimadzu SPD-20A con una columna de 150 x 4,5 mm YMC ODS-M80 o una columna de 150 x 4,6mm YMC-Pack Pro C18 a 1,0 ml/min.
La fase móvil fue MeCN:H2O=3:2 (que contiene SDS al 0,3 % y H3 PO4 al 0,05 %), TFA al 0,05 % en agua, TFA al 0,05 % en acetonitrilo (gradiente inicial 20 %, después TFA/MeCN al 0,05 % a conc. a 95 % en 3 minutos. Retenciones durante 0,5 min. a 3,51 hasta 4,50 min y después TFA/MeCN al 0,05 % conc. 20 %).
Alternativamente el LCMS, se usaron 2 métodos diferentes; el que más usamos es el pH alto (METCR1600) y el otro para compuestos más estándar (METCR1416).
Ácido fórmico al 0,1 % en agua - Fase móvil "A" Ácido fórmico al 0,1 % en acetonitrilo - Fase móvil "B" utilizando Waters Atlantis dC18, 2,1 mm x 100 mm, columna de 3 pm, con una velocidad de flujo = 0,6 ml/min Temperatura de la columna = 40°C; Tiempo (minutos) %B 0,00 min B al 5 %, 5,0 minutos B al 100 %, 5,4 minutos B al 100 % y 42 minutos B al 5 % método de 3,5 minutos se refiere a Atlantis dC18, 2,1 mm x 50 mm, columna de 3 pm, velocidad de flujo de 1ml/min a 40°C. Fase móvil A Ácido fórmico (aq.) al 0,1 % fase móvil B ácido fórmico (MeCN) al 0,1 %, inyección 3 pl, gradiente 0 minutos (orgánico al 5), 2,5 minutos (orgánico al 100 %), 2,7 minutos (orgánico al 100 %), 2,71 min (orgánico al 5 %), 3,5 min (orgánico al 5 %)
el método de 7,0 minutos se refiere a Atlantis dC18, 2,1 mm x 100 mm, columna de 3 pm, velocidad de flujo de 0,6 ml/min a 40°C. Fase móvil AÁcido fórmico (aq.) al 0,1 % fase móvil B ácido fórmico (MeCN) al 0,1 %, inyección 3 pl, gradiente 0 minutos (orgánico al 5 %), 5 minutos (orgánico al 100 %), 5.4 minutos (orgánico al 100 %), 5,42 min (orgánico al 5 %), 7 min (orgánico al 5 %)
Ambos métodos de 3,5 y 7 minutos se realizaron en un sistema MS18 Shimadzu LCMS-2010EV o en un sistema MS19 Shimadzu LCMS-2010EV que utiliza bombas LC-20AB y detectores PDA SPD-M20A.
Los productos se purificaron por HPLC/MS con el uso del sistema de autopurificación Waters con 3100 Mass Detector.
Los análisis de HPLC además pueden realizarse en un Shimdazu LC-2010CHT con el uso de una columna YMC ODS-A, C18, (150x4,6x5 pm) a temperatura ambiente con una velocidad de flujo de 1,4 ml/min. Se utiliza un volumen de inyección de 10 pl y la detección se produce a través de UV/PDA. La fase móvil A es TFA al 0,05 % en agua y la fase móvil B es TFA al 0,05 % en acetonitrilo con un programa de gradiente de inicial B al 5 % hasta B al 95 % en 8 minutos, mantener durante 1,5 minutos, en 9,51 a 12 min B. conc. 0,5 %. El diluyente es la fase móvil.
Otro
La cromatografía en columna rápida automatizada se realizó en un Biotage Isolera versión 4. Cartucho SNAP de 10 g funcionando a 12 ml/min o un cartucho SNAP de 25 g funcionando a 25 ml/min y detectando a 254 nm y 280 nm.
Pueden realizarse reducciones de nitrilo seleccionadas en un ThalesNano H-Cube® de acuerdo con las condiciones descritas en el procedimiento experimental.
Otros procedimientos generales relacionados además pueden encontrarse en la publicación de patente PCT núm.WO12/118812, solicitud de patente PCT núm.PCT/US2012/033648y la solicitud de patente PCT núm.PCT/US2012/033662, cada uno de los cuales se incorpora en la presente descripción como referencia en su totalidad.
Ejemplo 5: Síntesis de N-((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)-5-(etil (tetrahidro-2H-piran-4-il)amino)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida

Etapa 1: Síntesis de ácido 5-bromo-2-metil-3-nitrobenzoico

A una solución agitada de ácido 2-metil-3-nitrobenzoico (100 g, 552 mmol) en H2SO4 conc.(400 ml), se añadió 1,3-dibromo-5,5-dimetil-2,4-imidazolidindiona (88 g, 308 mmol) en porciones de forma gradual a temperatura ambiente y la mezcla de reacción se agitó después a temperatura ambiente durante 5 h. La mezcla de reacción se vertió en agua helada, el sólido precipitado se filtró, se lavó con agua y se secó al vacío para proporcionar un compuesto deseado como un sólido (140 g, 98 %). El compuesto aislado se llevó directamente a la siguiente etapa. 1H NMR (d MSO-cÍ6, 400 MHz) 58,31 (s, 1H), 8,17 (s, 1H), 2,43 (s, 3H).
Etapa 2: Síntesis de 5-bromo-2-metil-3-nitrobenzoato de metilo

A una solución agitada de ácido 5-bromo-2-metil-3-nitrobenzoico (285 g, 1105 mmol) en DMF (2,8L) a temperatura ambiente se añadió carbonato de sodio (468 g, 4415 mmol) seguido de la adición de yoduro de metilo (626,6 g, 4415 mmol). La mezcla de reacción resultante se calentó a 60 °C durante 8 h. Una vez completada (controlada por TLC), la mezcla de reacción se filtró (para eliminar el carbonato de sodio) y se lavó con acetato de etilo (1L x 3). El filtrado combinado se lavó con agua (3l x 5) y la fase acuosa se volvió a extraer con acetato de etilo (1L X 3). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida para proporcionar el compuesto del título como un sólido (290g, rendimiento de 97 %). El compuesto aislado se llevó directamente a la siguiente etapa. 1H NMR (CDCls, 400 MHz) 58,17 (s, 1H), 7,91 (s, 1H), 3,96 (s, 3H), 2,59 (s, 3H).
Etapa 3: Síntesis de 3-amino-5-bromo-2-metilbenzoato de metilo

A una solución agitada de 5-bromo-2-metil-3-nitrobenzoato de metilo (290 g, 1058 mmol) en etanol (1,5L) se añadió cloruro de amonio acuoso (283 g, 5290 mmol disuelto en 1,5L de agua). La mezcla resultante se agitó a 80°C a la que se añadió polvo de hierro (472 g, 8451 mmol) en una porción de forma gradual. La mezcla de reacción resultante se calentó a 80 °C durante 12 h. Una vez completado como se determinó por TLC, la mezcla de reacción se filtró en caliente sobre celite®y el lecho de celite se lavó con metanol (5L) seguido de lavado con MeOH al 30 % en DCM (5L). El filtrado combinado se concentró al vacío, el residuo obtenido se diluyó con solución acuosa de bicarbonato de sodio (2L) y se extrajo con acetato de etilo (5L x 3). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida para proporcionar el compuesto del título como un sólido (220 mg, 85 %). El compuesto fue llevado directamente a la siguiente etapa. 1H NMR (CDCls, 400 MHz) 57,37 (s, 1H), 6,92 (s, 1H), 3,94 (s, 3H), 3,80 (bs, 2H), 2,31 (s, 3H).
Etapa 4: Síntesis de 5-bromo-2-metil-3-((tetrahidro-2H-piran-4-il) amino) benzoato de metilo

A una solución agitada de 3-amino-5-bromo-2-metilbenzoato de metilo (15 g, 61,5 mmol) y dihidro-2H-piran-4(3)-ona (9,2 g, 92 mmol) en dicloroetano (300 ml) se añadió ácido acético (22 g, 369 mmol) y la mezcla de reacción se agitó a temperatura ambiente durante 15 minutos, después la mezcla de reacción se enfrió a 0°C y se añadió triacetoxiborohidruro de sodio (39 g, 184 mmol). La mezcla de reacción se agitó toda la noche a temperatura ambiente. Una vez completada la reacción como se determinó por TLC, se añadió solución acuosa de bicarbonato de sodio a la mezcla de reacción hasta que se obtuvo un pH de 7-8. La fase orgánica se separó y la fase acuosa se extrajo con acetato de etilo. Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida. El compuesto bruto se purificó por cromatografía en columna (gel de sílice de malla 100-200) eluyendo con acetato de etilo: hexano para proporcionar el compuesto deseado como un sólido (14 g, 69 %). 1H NMR (DMSO-CÍ6, 400 MHz) 57,01 (s, 1H), 6,98 (s, 1H), 5,00 (d, 1H, J=7,6 Hz), 3,84-3,87 (m, 2H), 3,79 (s, 3H), 3,54-3,56 (m, 1H), 3,43 (t, 2H, J=12 Hz), 2,14 (s, 3H), 1,81-1,84 (m, 2H), 1,47-1,55 (m, 2H).
Etapa 5: Síntesis de 5-bromo-3-(etil (tetrahidro-2H-piran-4-il) amino)-2-metilbenzoato de metilo

A una solución agitada de 5-bromo-2-metil-3-((tetrahidro-2H-piran-4-il) amino) benzoato de metilo (14 g, 42,7 mmol) en dicloroetano (150 ml) se le añadió acetaldehído (3,75 g, 85,2 mmol) y ácido acético (15,3 g, 256 mmol). La mezcla resultante se agitó a temperatura ambiente durante 15 minutos. La mezcla se enfrió a 0 °C y se añadió triacetoxiborohidruro de sodio (27 g, 128 mmol). La mezcla de reacción se agitó a la temperatura ambiente durante 3 horas. Una vez completada la reacción como se determinó por TLC, se añadió solución acuosa de bicarbonato de sodio a la mezcla de reacción hasta que se obtuvo un pH de 7-8, la fase orgánica se separó y la fase acuosa se extrajo con acetato de etilo. Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida. El compuesto bruto se purificó por cromatografía en columna (gel de sílice de malla 100-200) eluyendo con acetato de etilo: hexano para proporcionar el compuesto deseado como un líquido viscoso (14 g, 93 %). 1H NMR (DMSO-da, 400 MHz) 57,62 (s, 1H), 7,52 (s, 1H), 3,80 (bs, 5H), 3,31 (t, 2H), 2,97-3,05 (m, 2H), 2,87-2,96 (m, 1H), 2,38 (s, 3H), 1,52-1,61 (m, 2H), 1,37-1,50 (m, 2H), 0,87 (t, 3H, J = 6,8 Hz).
Etapa 6: Síntesis de 5-bromo-N-((4, 6-dimetil-2-oxo-1, 2-dihidropiridin-3-il) metil)-3-(etil (tetrahidro-2H-piran-4-il) amino)-2-metilbenzamida

A una solución agitada de 5-bromo-3-(etil (tetrahidro-2H-piran-4-il) amino)-2-metilbenzoato (14 g, 39,4 mmol) en etanol (100 ml) se añadió NaOH acuoso (2,36 g, 59,2 mmol en 25 ml de agua) y la mezcla resultante se agitó a 60 °C durante 1 h. Una vez completada la reacción como se determinó por TLC, el disolvente se eliminó bajo presión reducida y el residuo obtenido se acidificó con HCl IN hasta que se obtuvo un pH 7 y después se añadió solución acuosa de ácido cítrico hasta que se obtuvo un pH 5-6. La capa orgánica se extrajo con MeOH en DCM al 10 % (200mL X 3), las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida para dar el ácido respectivo (14 g, 100 %).
El ácido anterior (14 g, 40,9 mmol) se disolvió después en DMSO (70 ml) y se le añadió 3-(amino metil)-4, 6-dimetilpiridin-2(1H)-ona (12,4 g, 81,9 mmol). La mezcla de reacción se agitó a temperatura ambiente durante 15 minutos, después se añadió PYBOP (31,9 g, 61,4 mmol) y se continuó agitando durante toda la noche a temperatura ambiente. Una vez
completada la reacción como se determinó por TLC, la mezcla de reacción se vertió en agua helada (700 ml), se agitó durante 30 minutos y el sólido precipitado se recogió por filtración, se lavó con agua (500 ml) y se secó al aire. El sólido obtenido se agitó con acetonitrilo (75 ml x 2), se filtró y se secó al aire. El sólido obtenido se agitó nuevamente con MeOH al 5 % en DCM (100 ml), se filtró y se secó completamente al vacío para proporcionar el compuesto del título como un sólido (14 g, 74 %). 1H NMR (DMSO-de, 400 MHz) 5 11,47 (s, 1H), 8,23 (t, 1H), 7,30 (s, 1H), 7,08 (s, 1H), 5,85 (s, 1H), 4,23 (d, 2H, J=4,4 Hz), 3,81 (d, 2H, J=10,4 Hz), 3,20-3,26 (m, 2H), 3,00-3,07 (m, 1H), 2,91-2,96 (m, 2H), 2,18 (s, 3H), 2,14 (s, 3H), 2,10 (s, 3H), 1,58-1,60 (m, 2H), 1,45-1,50 (m, 2H), 0,78 (t, 3H, J=6,8 Hz).
Etapa 7: Síntesis de N-((4, 6-dimetil-2-oxo-1, 2-dihidropiridin-3-il) metil)-5-(etil (tetrahidro-2H-piran-4-il) amino)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida

A una solución agitada de 5-bromo-N-((4, 6-dimetil-2-oxo-1, 2-dihidropiridin-3-il) metil)-3-(etil (tetrahidro-2H-piran-4-il) amino)-2-metilbenzamida (14 g, 29,5 mmol) en una mezcla de dioxano/agua (70 ml/14 ml) se añadió 4-(4-(4, 4, 5, 5-tetrametil-1, 3, 2-dioxaborolan-2-il) bencil) morfolina (13,4 g, 44,2 mmol) seguido de la adición de Na2CO3(11,2 g, 106,1 mmol). La solución se purgó con argón durante 15 minutos y después Pd (PPh3 )4 (3,40 g, 2,94 mmol) se añadió y la solución se purgó nuevamente con argón durante 10 minutos más. La mezcla de reacción se calentó a 100°C durante 4 h. Después de la terminación (monitoreado por TLC); la mezcla de reacción se diluyó con agua y se extrajo con MeOH/DCM al 10 %. Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida. El compuesto bruto se purificó por cromatografía en columna (gel de sílice de malla 100-200) eluyendo con metanol: DCM al compuesto del título como un sólido (12 g, 71 %). Datos analíticos: LCMS: 573,35 (M 1)+; HPLC: 99,5 % (@ 254 nm) (Rr; 3,999; Método: Columna: YMC ODS-A 150 mm x 4,6 mm x 5 p; Fase móvil: A; TFA al 0,05 % en agua/ B; TFA al 0,05 % en acetonitrilo; Vol de Inj.: 10 pl, Temperatura de Col.: 30 °C; Velocidad de flujo: 1,4 ml/min.; Gradiente: B al 5 % a B al 95 % en 8 min, Mantener durante 1,5 min, 9,51-12 min B al 5 %); 1H NMR (DMSO-d6, 400 MHz) 5 11,46 (s, 1H), 8,19 (t, 1H), 7,57 (d, 2H, J=7,2 Hz), 7,36-7,39 (m, 3H), 7,21 (s, 1H), 5,85 (s, 1H), 4,28 (d, 2H, J=2,8 Hz), 3,82 (d, 2H, J=9,6 Hz), 3,57 (bs, 4H), 3,48 (s, 2H), 3,24 (t, 2H, J=10,8Hz), 3,07-3,09 (m, 2H), 3,01 (m, 1H), 2,36 (m, 4H), 2,24 (s, 3H), 2,20 (s, 3H), 2,10 (s, 3H), 1,64-1,67 (m, 2H), 1,51-1,53 (m, 2H), 0,83 (t, 3H, J = 6,4 Hz). Etapa 8: Síntesis de N-((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)-5-(etil (tetrahidro-2H-piran-4-il)amino)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida trihidrocloruro

N-((4, 6-dimetil-2-oxo-1, 2-dihidropiridin-3-il)metil)-5-(etil (tetrahidro-2H-piran-4-il)amino)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida (12 g, 21,0 mmol) se disolvió en HCl metanólico (200 ml) y se agitó a temperatura ambiente durante 3 h. Después de tres horas de agitación, la mezcla de reacción se concentró bajo presión reducida. El sólido obtenido se agitó con éter (100 ml x 2) para proporcionar la sal deseada como un sólido (11 g, 77 %). Datos analíticos de la sal tri-HCl: LCMS: 573,40 (M 1)+; HPLC: 99,1 % (@ 254 nm) (Rr; 3,961; Método: Columna: YMC ODS-A 150 mm x 4,6 mm x 5 p; Fase móvil: A; TFA al 0,05 % en agua/ B; TFA al 0,05 % en acetonitrilo; Vol. de Inj.: 10 pl, Temperatura de la col.: 30 °C; Velocidad de flujo: 1,4 ml/min.; Gradiente: B al 5 % a B al 95 % en 8 min, Mantener durante 1,5 min, 9,51-12 min B al 5 %); 1H RMN (D2O 400 MHz) 57,92 (bs, 1H,) 7,80 (s, 1H), 7,77 (d, 2H, J=8 Hz), 7,63 (s, 1H), 7,61 (s, 1H), 6,30 (s, 1H), 4,48 (s, 2H), 4,42 (s, 2H), 4,09-4,11 (m, 4H), 3,95-3,97 (m, 2H), 3,77 (t, 3H, J=10,4 Hz), 3,44-3,47 (m, 3H), 3,24-3,32 (m, 3H), 2,42 (s, 3H), 2,35 (s, 3H), 2,26 (s, 3H), 2,01 (m, 2H), 1,76 (m, 2H), 1,04 (t, 3H, J=6,8 Hz).
Ejemplo de referencia 6: N-((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)-5-(((1r,4r)-4-(dimetilamino)ciclohexil)(etil)amino)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida

Etapa 1: Ácido 5-bromo-2-metil-3-nitrobenzoico
A una solución agitada de ácido 2-metil-3-nitrobenzoico (100 g, 552,48 mmol) en H2SO4 conc.(400 ml), se añadió 1,3-dibromo-5,5-dimetil-2,4-imidazolidindiona (87,98 g, 307,70 mmol) en una porción de forma gradual a temperatura ambiente. La mezcla de reacción se agitó después a temperatura ambiente durante 5 h. La mezcla de reacción se vertió en agua helada, el sólido precipitado se recogió por filtración, se lavó con agua y se secó bajo vacío para proporcionar el ácido 5-bromo-2-metil-3-nitrobenzoico sólido blanquecino deseado (140 g, rendimiento 97,90 %). 1H NMR (DMSO-cfó, 400 MHz) 8 8,31 (s, 1H), 8,17 (s, 1H), 2,43 (s, 3H).
Etapa 2: 5-bromo-2-metil-3-nitrobenzoato de metilo
A una solución agitada de ácido 5-bromo-2-metil-3-nitrobenzoico (285 g, 1104,65 mmol) en DMF (2,8L) se le añadió carbonato de sodio (468 g, 4415,09 mmol) seguido de la adición de yoduro de metilo (626,63 g, 4415 mmol) a temperatura ambiente. La mezcla de reacción resultante se agitó a 60 °C durante 8 h. La mezcla de reacción se filtró después para eliminar los sólidos en suspensión que se lavaron bien con acetato de etilo (3 x 1 L). Los filtrados combinados se lavaron bien con agua (5 x 3 L) y la fase acuosa se extrajo nuevamente con acetato de etilo (3 x 1 L). Los extractos orgánicos combinados se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida para proporcionar 5-bromo-2-metil-3-nitrobenzoato de metilo como un sólido blanquecino (290 g, rendimiento 97 %). 1H NMR (CDCla, 400 MHz) 8 8,17 (s, 1H), 7,91 (s, 1H), 3,96 (s, 3H), 2,59 (s, 3H).
Etapa 3: 3-amino-5-bromo-2-metilbenzoato de metilo
A una solución agitada de 5-bromo-2-metil-3-nitrobenzoato de metilo (290 g, 1058,39 mmol) en etanol (1,5 L) se añadió cloruro de amonio acuoso (283 g, 5290 mmol disuelto en 1,5 L de agua). La mezcla resultante se agitó y calentó a 80 °C seguido de la adición de polvo de hierro (472 g, 8451 mmol) en porciones a 80 °C. La mezcla de reacción resultante se calentó a 80 °C durante 12 h. La mezcla de reacción se filtró después en caliente a través de Celite® y el lecho de Celite® se lavó bien con metanol (5 L) y después con MeOH al 30 % en DCM (5 L). Los filtrados combinados se concentraron al vacío y el residuo obtenido se diluyó con bicarbonato acuoso (2 L) y se extrajo con acetato de etilo ( 3 x 5 L). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron bajo presión reducida para proporcionar 3-amino-5-bromo-2-metilbenzoato de metilo como un sólido marrón (220 g, rendimiento 89,41 %).
Una porción del producto (5 g) se disolvió en etanol caliente (20 ml), el residuo insoluble se filtró y las aguas madres se concentraron para obtener 3-amino-5-bromo-2-metilbenzoato de metilo (3,5 g, rendimiento 70 %) con pureza por HPLC 93,81 % como sólido marrón claro. 1H NMR (CDCla, 400 MHz) 8 7,37 (s, 1H), 6,92 (s, 1H), 3,94 (s, 3H), 3,80 (bs, 2H), 2,31 (s, 3H).
Etapa 4: 5-bromo-3-(((1r,4r)-4-((terc-butoxicarbonil)amino)ciclohexil)amino)-2-metilbenzoato de metilo
A una solución agitada de 3-amino-5-bromo-2-metilbenzoato de metilo (5 g, 20,5 mmol) y carbamato de terc-butilo (4-oxociclohexil) (5,69 g, 26,7 mmol) en dicloroetano (50 ml), ácido acético (7,4 g, 123 mmol) se añadió y la reacción se agitó a temperatura ambiente durante 10 minutos. Después se añadió triacetoxiborohidruro de sodio (13,1 g, 61,7 mmol) a 0°C y la reacción se agitó a temperatura ambiente durante 16 horas. La reacción se desactivó con bicarbonato de sodio acuoso, la fase orgánica se separó y la fase acuosa se extrajo con diclorometano. Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro y se concentraron al vacío. El producto bruto se purificó por cromatografía en columna de gel de sílice (tamaño de malla 1 0 0 -2 0 0 ) eluyendo con acetato de etilo al 10 % en hexano para proporcionar 3,5 g del isómero (trans) más polar, metil 5-bromo-3-(((1r,4r)-4-((terc-butoxicarbonil)amino)ciclohexil)amino)-2-metilbenzoato, como un sólido (38,46 %). 1H NMR (CDCh, 400 MHz) 8 7,21 (s, 1H), 6,80 (s, 1H), 4,41 (bs, 1H), 3,85 (s, 3H), 3,60 (m, 1H), 3,45 (m, 1H), 3,20 (m, 1H), 2,22 (s, 3H), 2,15 (bs, 2H), 2,05 (bs, 2H), 1,45 (s, 9H), 1,30 (m, 4H).
Etapa 5: 5-bromo-3-(((1r,4r)-4-((terc-butoxicarbonil)amino)ciclohexil)-(etil)amino)-2-metilbenzoato de metilo
A una solución agitada de 5-bromo-3-(((1r,4r)-4-((terc-butoxicarbonil)amino)-ciclohexil)(etil)amino)-2-metilbenzoato de metilo (55 g, 0,124 mol) y acetaldehído (11 g, 0,25 mol) en dicloroetano (550 ml), se añadió ácido acético (44,64 g, 0,744
mol) y la mezcla de reacción se agitó a temperatura ambiente durante 10 minutos. Después se añadió triacetoxiborohidruro de sodio (79 g, 0,372 mol) a 0°C y la mezcla de reacción se agitó a temperatura ambiente durante 16 horas. La reacción se desactivó con bicarbonato de sodio acuoso, la fase orgánica se separó y la fase acuosa se extrajo con diclorometano. Los extractos combinados se secaron sobre sulfato de sodio anhidro y se concentraron al vacío. El compuesto bruto se purificó por cromatografía en columna de gel de sílice (tamaño de malla 100-200) eluyendo con acetato de etilo al 10 % en hexano para proporcionar 44 g de metil 5-bromo-3-(((1r,4r)-4-((terc-butoxicarbonil)amino)ciclohexil)-(etil)amino)-2-metilbenzoato (75,2 %) como un sólido. 1H NMR (DMSO-d6, 400 MHz) 87,55 (s, 1H), 7,45 (s, 1H), 6,65 (d, 1H), 3,80 (s, 3H), 3,15 (bs, 1H), 3,05 (q, 2H), 2,60 (m, 1H), 2,30 (s, 3H), 1,75 (m, 4H), 1,40 (m, 2H), 1,35 (s, 9H), 1,10 (m, 2H), 0,80 (t, 3H).
Etapa 6: ((1r,4r)-4-((5-bromo-3-(((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)carbamoil)-2-metilfenil)(etil)amino)ciclohexil)carbamato de terc-butilo
NaOH acuoso (3,5 g, 0,08 mol en 10 ml de H2O) se añadió a una solución de 5-bromo-3-(((1r,4r)-4-((tercbutoxicarbonil)amino)ciclohexil)-(etil)amino)-2-metilbenzoato de metilo (25 g, 0,053 mol) en EtOH (100 ml) y se agitó a 60 °C durante 1 h. Después se eliminó el etanol bajo presión reducida y se acidificó a pH 8 con HCl diluido y a pH 6 con ácido cítrico. La mezcla se extrajo con metanol al 10 % en DCM (3 x 200 ml). Las capas orgánicas combinadas se secaron y se concentraron dando el ácido respectivo (24,2 g, 99,0%). 1H NMR (DMSO-d6, 400 MHz) 813,13 (s, 1H), 7,54 (s, 1H), 7,43 (s, 1H), 6,68 (d, 1H), 3,14 (bs, 1H), 3,03 (q, 2H), 2,56 (m, 1H), 2,33 (s, 3H), 1,80-1,65 (m, 4H), 1,40 (m, 2H), 1,35 (s, 9H), 1,10 (m, 2H), 0,77 (t, 3H).
El ácido (24 g, 0,053 mol) se disolvió en DMSO (100 ml) y se añadió 3-(aminometil)-4,6-dimetilpiridin-2(1H)-ona (16 g, 0,106 mol) y trietilamina (5,3 g, 0,053 mol). La mezcla de reacción se agitó a temperatura ambiente durante 15 minutos antes de que se añadiera PyBop (41 g, 0,079 mmol) y después se continuó la agitación durante toda la noche a temperatura ambiente. La mezcla de reacción se vertió en agua helada (1L). El precipitado resultante se recogió mediante filtración, se lavó bien con agua (2 x 1L) y se secó. El producto obtenido se purificó adicionalmente mediante lavados con acetonitrilo (3 x 200 ml) y DCM (100 ml) para proporcionar terc-butil((1r,4r)-4-((5-bromo-3-(((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)carbamoil)-2-metilfenií)(etil)amino)ciclohexil)-carbamato (24 g, 77 %). 1H Nm R (DMSO-d6, 400 MHz) 8 11,47 (s, 1H), 8,24 (t, 1H), 7,25 (s, 1H), 7,04 (s, 1H), 6,67 (d, 1H), 5,85 (s, 1H), 4,24 (d, 2H), 3,13 (bs, 1H), 3,01 (q, 2H), 2,53 (m, 1H), 2,18 (s, 3H), 2,10 (s, 6H), 1,80-1,65 (m, 4H), 1,40 (m, 2H), 1,35 (s, 9H), 1,10 (m, 2H), 0,77 (t, 3H).
Etapa 7: terc-butil ((1r,4r)-4-((5-(((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)carbamoil)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-il)(etil)amino)ciclohexil)carbamato
A una solución agitada de terc-butil ((1r,4r)-4-((5-bromo-3-(((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)carbamoil)-2-metilfenil)(etil)amino)ciclohexil)-carbamato (24 g, 0,041 mol) y 4-(4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)bencil)morfolina (18 g, 0,061 mol) en una mezcla de dioxano/ agua (160 ml 40 ml, Na2CO3 (15 g, 0,15 mol) se añadió y la solución se purgó con argón durante 15 minutos. Pd(PPh3 )4 (4,7 g, 0,041 mol) se añadió después y la mezcla de reacción se purgó nuevamente con argón durante 10 minutos. La mezcla de reacción se calentó a 100 °C durante 4 h. La mezcla de reacción se diluyó después con MeOH/ DCM 10 % (500 ml) y se filtró. El filtrado se concentró, se diluyó con agua (500 ml) y se extrajo con MeOH al 10 % en DCM (3 x 500 ml). Las capas orgánicas combinadas se secaron sobre Na2SO4 y los solventes se eliminaron bajo presión reducida. El producto bruto se purificó por cromatografía en columna de gel de sílice (malla 100-200) eluyendo con MeOH al 7 % en DCM para proporcionar ((1r,4r)-4-((5-(((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)carbamoil)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-il)(etil)amino)ciclohexil)carbamato de tercbutilo (20 g, 71,43%). 1H RMN (DMSO-d6, 400 MHz) 811,46 (s, 1H), 8,20 (t, 1H), 7,56 (d, 2H), 7,36 (m, 3H), 7,17 (s, 1H), 6,66 (d, 1H), 5,85 (s, 1H), 4,28 (d, 2H), 3,57 (bs, 4H), 3,48 (s, 2H), 3,20-3,05 (m, 3H), 2,62 (m, 1H), 2,36 (bs, 4H), 2,20 (s, 6H), 2,10 (s, 3H), 1,75 (m, 4H), 1,42 (m, 2H), 1,35 (s, 9H), 1,10 (m, 2H), 0,82 (t, 3H).
Etapa 8: 5-(((1r,4r)-4-aminociclohexil)(etil)amino)-N-((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida
A una solución agitada de ((1r,4r)-4-((5-(((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)carbamoil)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-il)(etil)amino)ciclohexil)carbamato de terc-butilo (20 g, 0,03 mol) en DCM (200 ml) a 0 °C, TFA (75 ml) se añadió y la reacción se agitó durante 2 h a temperatura ambiente. La mezcla de reacción se concentró después hasta sequedad y el residuo se basificó con solución acuosa saturada de bicarbonato (300 ml) a pH 8. La mezcla se extrajo con metanol al 20 % en DCM (4 x 200 m). Los extractos combinados se secaron sobre Na2SO4y el solvente se eliminó bajo presión reducida para proporcionar 5-(((1r,4r)-4-aminociclohexil)(etil)amino)-N-((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida (15,5 g, 91 %) que se usó como está en la siguiente reacción. 1H RMN (DMSO-d6, 400 MHz) 88,18 (bs, 1H), 7,57 (d, 2H), 7,38 (m, 3H), 7,20 (s, 1H), 5,85 (s, 1H), 4,29 (d, 2H), 3,57 (bs, 4H), 3,48 (s, 2H), 3,31 (bs, 2H), 3,10 (m, 2H), 2,91 (m, 1H), 2,67 (m, 1H), 2,36 (bs, 4H)), 2,21 (s, 3H), 2,20 (s, 3H), 2,10 (s, 3H), 1,90 (m, 2H), 1,83 (m, 2H), 1,45 (m, 2H), 1,23 (m, 2H), 0,83 (t, 3H).
Etapa 9: N-((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)-5-(((1r,4r)-4-(dimetilamino)ciclohexil)(etil)amino)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida
A una solución agitada de 5-(((1r,4r)-4-aminociclohexil)(etil)amino)-N-((4,6-dimetil-2-oxo-1,2-dihidropiridin-3-il)metil)-4-metil-4'-(morfolinometil)-[1,1'-bifenil]-3-carboxamida (14 g, 0,023 mol) en diclorometano (150 ml) se añadió solución acuosa de formaldehído al 35 % (2,4 g, 0,080 mol) a 0° C. Después de agitar durante 20 min, Na(OAc)3 se añadió BH (12,2 g, 0,057 mol) y la agitación continuó durante 2 horas a 0° C. Después se añadió agua (100 ml) a la mezcla de reacción y la mezcla se extrajo con metanol al 20 % en DCM (3 x 200 ml). Los extractos combinados se secaron sobre Na2SO4y el solvente se eliminó bajo presión reducida. El producto bruto se purificó por cromatografía en columna de alúmina básica eluyendo con MeOH al 6-7 % en DCM para proporcionar el compuesto del título (10 g, 63,6 %). LCMS: 614,65 (M 1)+; HPLC: 98,88 % (@ 210-370 nm) (Rí; 3,724; Método: Columna: YMC ODS-A 150 mm x 4,6 mm x 5 p; Fase móvil: A; TFA al 0,05 % en agua/ B; TFA al 0,05 % en acetonitrilo; Vol. de Inj.: 10 pl, Temperatura de la Col.: 30 °C; Velocidad de flujo: 1,4 ml/min.; Gradiente: B al 5 % a B al 95 % en 8 min, Mantener durante 1,5 min, 9,51-12 min B al 5 %); 1H NMR (DMSO-d6, 400 MHz) 811,45 (s, 1H), 8,17 (t, 1H), 7,56 (d, 2H, J=8 Hz), 7,36 (m, 3H), 7,17 (s, 1H), 5,85 (s, 1H), 4,29 (d, 2H, J=4,4 Hz), 3,57 (bs, 4H), 3,48 (s, 2H), 3,09 (q, 2H), 2,66 (m, 1H), 2,36 (bs, 4H), 2,21 (s, 3H), 2,20 (s, 3H), 2,11 (s, 9H), 1,79 (m, 4H), 1,36 (m, 2H), 1,11 (m, 2H), 0,82 (t, 3H, J=6,4 y 6,8 Hz).
Ejemplo 7: Protocolo de bioensayo y métodos generales
Protocolo para ensayos de enzimas PRC2 de tipo silvestre y mutantes
Materiales generales. S-adenosilmetionina (SAM), S-adenosilhomocisteína (SAH), bicina, KCl, Tween20, dimetilsulfóxido (DMSO) y gelatina de piel bovina (BSG) se compraron de Sigma-Aldrich con el mayor nivel de pureza posible. El ditiotreitol (DTT) se compró de EMD. 3H-SAM se compró de American Radiolabeled Chemicals con una actividad específica de 80 Ci/mmol. Se compraron placas de destello de estreptavidina de 384 pocillos de PerkinElmer.
Sustratos. Los péptidos representativos de los residuos de histona humana H3 21-44 que contienen una lisina no modificada 27 (H3K27me0) o lisina dimetilada 27 (H3K27me2) se sintetizaron con un motivo de etiqueta de afinidad de enlace C-terminal G (K-biotina) y una caperusa amida C-terminal por 21st Century Biochemicals. Los péptidos se purificaron por cromatografía líquida de alto rendimiento (HPLC) con una pureza superior al 95 % y se confirmaron por cromatografía líquida acoplada a espectrometría de masas (LC-MS). Las secuencias se enumeran más abajo.
H3K27me0: ATKAARKSAPATGGVKKPHRYRPGGK (biotina)-amida (SEQ ID NO: 13)
H3K27me2: ATKAARK (me2) SAPATGGVKKPHRYRPGGK(biotina)-amida (SEQ ID NO: 14)
Los oligonucleosomas de eritrocitos de pollo se purificaron de la sangre de pollo de acuerdo con los procedimientos establecidos.
Complejos recombinantes de PRC2. Los complejos PRC2 humanos se purificaron como complejos enzimáticos de 4 componentes coexpresados en células Spodopíera frugiperda (sf9) que usan un sistema de expresión de baculovirus. Las subunidades expresadas fueron EZH2 de tipo silvestre (NM_004456) o EZH2 Y641F, N, H, S o C mutantes generados a partir de la construcción EZH2 de tipo silvestre, EED (NM_003797), Suz12 (NM_015355) y RbAp48 (NM_005610). La subunidad EED contenía una etiqueta FLAG N-terminal que se usó para purificar todo el complejo de 4 componentes de los lisados de células sf9. La pureza de los complejos alcanzó o excedió el 95 % como se determinó por SDS-PAGE y el análisis Agilent Bioanalyzer. Se determinaron las concentraciones de las concentraciones de reserva enzimática (generalmente 0,3 - 1,0 mg/ml) con el uso de un ensayo de Bradford contra un estándar de albúmina de suero bovino (BSA).
Procedimiento general para ensayos de enzimas PRC2 en sustratos peptídicos. Todos los ensayos se realizaron en un tampón que consiste en bicina 20 mM (pH = 7,6), DTT 0,5 mM, BSG al 0,005 % y Tween20 al 0,002 %, preparado el día de uso. Los compuestos en DMSO al 100 % (1 pl) se colocaron en placas de fondo en V de polipropileno de 384 pocillos (Greiner) con el uso de un Platemate 2 X 3 equipado con una cabeza de pipeta de 384 canales (Thermo). Se añadió DMSO (1 pl) a las columnas 11, 12, 23, 24, filas A - H para el control de la señal máxima, y SAH, un producto conocido e inhibidor de PRC2 (1 pl) a las columnas 11,12, 23, 24, filas I - P para el control de la señal mínima. Multidrop Combi (Thermo) añadió un cóctel (40 pl) que contenía la enzima PRC2 de tipo silvestre y el péptido H3K27me0 o cualquiera de las enzimas mutantes Y641 y el péptido H3K27me2. Los compuestos se dejaron incubar con PRC2 durante 30 min a 25°C, después se añadió un cóctel (10 pl) que contenía una mezcla de no radiactiva y H-SAM para iniciar la reacción (volumen final = 51 pl). En todos los casos, las concentraciones finales fueron las siguientes: la enzima PRC2 de tipo silvestre o mutante fue de 4 nM, la SAH en los pocillos de control de señal mínima fue de 1 mM y la concentración de DMSO fue del 1 %. Las concentraciones finales del resto de los componentes se indican en la Tabla 7, más abajo. Los ensayos se detuvieron mediante la adición de SAM no radioactivo (10 pl) a una concentración final de 600 pM, que diluye el 3H-SAM a un nivel donde su incorporación en el sustrato peptídico ya no es detectable. Después se transfirieron 50 pl de la reacción en la placa de polipropileno de 384 pocillos a una placa de destello de 384 pocillos y se dejó que los péptidos biotinilados se unieran a la superficie de estreptavidina durante al menos 1 h antes de lavarlos tres veces con Tween20 al 0,1 % en un lavador de placas Biotek ELx405. Las placas se leyeron en un lector de placas PerkinElmer TopCount para medir la cantidad de péptido marcado con 3H unido a la superficie de la placa de destello, medido como desintegraciones por minuto (dpm) o, alternativamente, denominado recuentos por minuto (cpm).
Tabla 7: Concentraciones finales de componentes para cada variación de ensayo basada en la identidad EZH2 (EZH2 mutante de tipo silvestre o Y641)

Procedimiento general para el ensayo enzimático PRC2 de tipo silvestre en sustrato de oligonucleosomas. Los ensayos se realizaron en un tampón compuesto por bicina 20 mM (pH = 7,6), DTT 0,5 mM, BSG al 0,005 %, KCl 100 mM y Tween20 al 0,002 %, preparado el día de uso. Los compuestos en DMSO al 100 % (1 ^l) se colocaron en placas de fondo en V de polipropileno de 384 pocillos (Greiner) con el uso de un Platemate 2 X 3 equipado con una cabeza de pipeta de 384 canales (Thermo). Se añadió DMSO (1 |jl) a las columnas 11, 12, 23, 24, filas A - H para el control de la señal máxima, y SAH, un producto conocido e inhibidor de PRC2 (1 ^l) a las columnas 11,12, 23, 24, filas I - P para el control de la señal mínima. Multidrop Combi (Thermo) añadió un cóctel (40 ^l) que contenía la enzima PRC2 de tipo silvestre y el oligonucleosoma de eritrocitos de pollo. Los compuestos se dejaron incubar con PRC2 durante 30 min a 25 °C, después un cóctel (10 |jl) que contenía una mezcla de sustancias no radiactivas y 3se añadió H-SAM para iniciar la reacción (volumen final = 51 ^l). Las concentraciones finales fueron las siguientes: la enzima PRC2 de tipo silvestre fue de 4 nM, la SAM no radioactiva fue de 430 nM, la H-SAM fue de 120 nM, el olignonucleosoma de eritrocitos de pollo fue de 120 nM, la SAH en los pocillos de control de señal mínima fue de 1 mM y la concentración de DMSO fue al 1 %. El ensayo se detuvo mediante la adición de SAM no radioactivo (10 ^l) a una concentración final de 600 ^M, lo que diluye e1H-SAM a un nivel donde su incorporación al sustrato de olignonucleosoma de eritrocitos de pollo ya no es detectable. Después, se transfirieron 50 ^l de la reacción en la placa de polipropileno de 384 pocillos a una placa de destello de 384 pocillos y los nucleosomas de eritrocitos de pollo se inmovilizaron en la superficie de la placa, que después se lavó tres veces con Tween 20 al 0,1 % en una lavadora de placa Biotek ELx405. Las placas se leyeron en un lector de placas PerkinElmer TopCount para medir la cantidad de oligonucleosoma de eritrocitos de pollo marcado con 3H unido a la superficie de la placa de destello, medido como desintegraciones por minuto (dpm) o, alternativamente, referido como recuentos por minuto (cpm).
Cálculo de % de inhibición

Donde dpm = desintegraciones por minuto, cmpd = señal en el pocillo de ensayo, y min y max son los respectivos controles de la señal mínima y máxima.
Ajuste de cuatro parámetros IC50
(Superior-Inferior)
V 1 — Inferior
1 - Coeficiente de Hill
K x )
Donde las partes superior e inferior normalmente se les permite flotar, pero pueden fijarse a 100 o 0 respectivamente en un ajuste de 3 parámetros. El Coeficiente de Hill normalmente permite flotar, pero además puede fijarse en 1 en un ajuste de 3 parámetros. Y es el % de inhibición y X es la concentración del compuesto.
Los valores de IC50 para los ensayos de enzimas PRC2 en sustratos peptídicos (por ejemplo, EZH2 tipo silvestre e Y641F) se presentan en la Tabla 8 más abajo.
Ensayo de metilación de WSU-DLCL2
Las células de suspensión WSU-DLCL2 se compraron de DSMZ (Colección Alemana de Microorganismos y Cultivos Celulares, Braunschweig, Alemania). El medio RPMI/Glutamax, la penicilina-estreptomicina, el suero bovino fetal
inactivado por calor y el D-PBS se compraron de Life Technologies, Grand Island, NY, Estados Unidos. El tampón de extracción y el tampón de neutralización (5X) se compraron de Active Motif, Carlsbad, CA, Estados Unidos. El anticuerpo anti-histona H3 de conejo se compró de Abcam, Cambridge, MA, Estados Unidos. Se compraron anti-H3K27me3 de conejo y anti-IgG de conejo conjugada con HRP de Cell Signaling Technology, Danvers, MA, Estados Unidos. El sustrato "Super sensible" TMB se obtuvo de BioFX Laboratories, Owings Mills, MD, Estados Unidos. La albúmina de suero bovino libre de IgG se compró de Jackson ImmunoResearch, West Grove, PA, Estados Unidos. PBS con Tween (PBST 10X) se compró de KPL, Gaithersburg, MD, Estados Unidos. El ácido sulfúrico se compró de Ricca Chemical, Arlington, TX, Estados Unidos. Las placas Immulon ELISA se compraron en Thermo, Rochester, NY, Estados Unidos. Las placas de cultivo celular con fondo en V se compraron en Corning Inc., Corning, NY, Estados Unidos. Las placas de polipropileno con fondo en V se compraron en Greiner Bio-One, Monroe, NC, Estados Unidos.
Las células en suspensión WSU-DLCL2 se mantuvieron en medio de crecimiento (RPMI 1640 suplementado con 10 % v/v de suero bovino fetal inactivado por calor y 100 unidades/ml de penicilina-estreptomicina) y se cultivaron a 37 °C bajo CO2al 5 %. En condiciones de ensayo, las células se incubaron en medio de ensayo (RPMI 1640 suplementado con 20 % v/v de suero bovino fetal inactivado por calor y 100 unidades/ml de penicilina-estreptomicina) a 37 °C bajo CO2 al 5 % en un agitador de placas.
Las células WSU-DLCL2 se sembraron en medio de ensayo a una concentración de 50,000 células por ml en una placa de cultivo celular de fondo en V de 96 pocillos con 200 ^l por pocillo. El compuesto (1^l) de placas fuente de 96 pocillos se añadió directamente a la placa de células con fondo en V. Las placas se incubaron en un agitador de placa de titulación a 37 °C, CO2 al 5 % durante 96 horas. Después de cuatro días de incubación, las placas se centrifugaron a 241 x g durante cinco minutos y el medio se aspiró suavemente de cada pocillo de la placa celular sin alterar el sedimento celular. El sedimento se resuspendió en 200 ^l de DPBS y las placas se centrifugaron nuevamente a 241 x g durante cinco minutos. El sobrenadante se aspiró y se añadió tampón de extracción frío (4 °C) (100 ^l) por pocillo. Las placas se incubaron a 4 °C en un agitador orbital durante dos horas. Las placas se centrifugaron a 3427 x g x 10 minutos. El sobrenadante (80 ^l por pocillo) se transfirió a su pocillo respectivo en una placa de polipropileno con fondo en V de 96 pocillos. Se añadió tampón de neutralización 5X (20 ^l por pocillo) a la placa de polipropileno con fondo en V que contenía el sobrenadante. Las placas de polipropileno con fondo en V que contenían preparación de histona cruda (CHP) se incubaron en agitador orbital x cinco minutos. Se añadieron preparaciones de histona bruta (2 ^l por pocillo) a cada pocillo respectivo en placas ELISA duplicadas de 96 pocillos que contenían 100 ^l de tampón de recubrimiento (PBS IX BSA 0,05 % p/v). Las placas se sellaron y se incubaron durante toda la noche a 4 °C. Al día siguiente, las placas se lavaron tres veces con 300 ^l por pocillo de PBST IX. Los pocillos se bloquearon durante dos horas con 300 ^l de diluyente ELISA por pocillo ((PBS (IX) BSA (2 % p/v) y Tween20 (0,05 % v/v)). Las placas se lavaron tres veces con PBST IX. Para la placa de detección de Histona H3, se añadieron 100 ^l por pocillo de anticuerpo anti-Histona-H3 (Abcam, ab1791) diluido 1:10,000 en diluyente de ELISA. Para la placa de detección de trimetilación H3K27, se añadieron 100 ^l por pocillo de anti-H3K27me3 diluido 1:2000 en diluyente de ELISA. Las placas se incubaron durante 90 minutos a temperatura ambiente. Las placas se lavaron tres veces con 300 ^l de PBST IX por pocillo. Para la detección de Histona H3, se añadieron por pocillo 100 ^l de anticuerpo anti-IgG de conejo conjugado con HRP diluido a 1:6000 en diluyente de ELISA. Para la detección de H3K27me3, se añadieron por pocillo 100 ^l de anticuerpo anti-IgG de conejo conjugado con HRP diluido a 1:4000 en diluyente de ELISA. Las placas se incubaron a temperatura ambiente durante 90 minutos. Las placas se lavaron cuatro veces con 300 ^l por pocillo de PBST IX. Se añadió 100 ^l por pocillo de sustrato TMB. Las placas de histona H3 se incubaron durante cinco minutos a temperatura ambiente. Las placas H3K27me3 se incubaron durante 10 minutos a temperatura ambiente. La reacción se detuvo con ácido sulfúrico IN (100 ^l por pocillo). La absorbancia para cada placa se leyó a 450 nm.
Primero, la relación para cada pocillo se determinó mediante:
Valor DO 450 de H3K27m e3 '
1 Valor DO 450 de H istona H3 , )
Cada placa incluyó ocho pocillos de control de tratamiento solo con DMSO (inhibición mínima), así como ocho pocillos de control para la inhibición máxima (pocillos de fondo).
Se calculó el promedio de la relación de valores para cada tipo de control y se usó para determinar el porcentaje de inhibición para cada pocillo de prueba en la placa. El compuesto de prueba se diluyó en serie tres veces en DMSO para un total de diez concentraciones de prueba, comenzando a 25 ^M. Se determinó el porcentaje de inhibición y se generaron las curvas de IC5o con el uso de pocillos duplicados por concentración de compuesto. Los valores IC5o para este ensayo se presentan en la Tabla 8 más abajo.
Porcentaje de inhibición = 100-
.■ (Relación de muestra de prueba individual)-(Relación promedio de fondo)

Análisis de la proliferación celular
Las células de suspensión WSU-DLCL2 se compraron de DSMZ (Colección Alemana de Microorganismos y Cultivos Celulares, Braunschweig, Alemania). Se compraron RPMI/medio Glutamax, penicilina-estreptomicina, suero bovino fetal inactivado por calor de Life Technologies, Grand Island, NY, Estados Unidos. Se compraron placas de polipropileno de 384 pocillos con fondo en V de Greiner Bio-One, Monroe, NC, Estados Unidos. Se compraron placas opacas blancas de 384 pocillos para el cultivo de células de Perkin Elmer, Waltham, MA, Estados Unidos. Cell-Titer Glo® se compró de Promega Corporation, Madison, WI, Estados Unidos. El lector de placas SpectraMax M5 se compró de Molecular Devices LLC, Sunnyvale, CA, Estados Unidos.
Las células en suspensión WSU-DLCL2 se mantuvieron en medio de crecimiento (RPMI 1640 suplementado con suero bovino fetal inactivado por calor al 10 % v/v y cultivado a 37 °C bajo CO2 al 5 %. En condiciones de ensayo, las células se incubaron en medio de ensayo (RPMI 1640 suplementado con 20 % v/v de suero bovino fetal inactivado por calor y 100 unidades/ml de penicilina-estreptomicina) a 37 °C bajo CO2 al 5 %.
Para la evaluación del efecto de los compuestos sobre la proliferación de la línea celular WSU-DLCL2, las células en crecimiento exponencial se colocaron en placas opacas blancas de 384 pocillos a una densidad de 1250 células/ml en un volumen final de 50 pl de medio de ensayo. Se preparó una placa fuente de compuesto realizando diluciones en serie triples de nueve puntos y 3 veces en DMSo , comenzando a 10 mM (la concentración máxima final de compuesto en el ensayo fue 20 pM y el DMSO fue 0.2 %). Se añadió una alícuota de 100 nl de la placa de reserva del compuesto a su pocillo respectivo en la placa de células. El control de inhibición al 100 % consistió en células tratadas con una concentración final de 200 nM de estaurosporina y el control de inhibición al 0 % consistió en células tratadas con DMSO. Después de la adición de los compuestos, las placas de ensayo se incubaron durante 6 días a 37 °C, CO2 al 5 %, humedad relativa > 90 % durante 6 días. La viabilidad celular se midió mediante la cuantificación del ATP presente en los cultivos celulares, añadiendo 35 pl de reactivo CellTiter-Glo®® a las placas celulares. La luminiscencia se leyó en el SpectraMax M5. La concentración que inhibe la viabilidad celular en un 50 % se determinó con el uso de un ajuste paramétrico de 4 de las curvas de respuesta a la dosis normalizadas.
No se pretende que la mención de publicaciones y de documentos de patentes sean una admisión de que cualquier técnica anterior es pertinente, ni constituye cualquier admisión referente a los contenidos o fecha de los mismos. Los expertos en la técnica reconocerán que la invención ahora descrita por medio de una descripción escrita, puede practicarse en una variedad de modalidades y que la descripción precedente y los ejemplos anteriores son para fines ilustrativos y no son limitativos de las reivindicaciones que siguen.
Equivalentes
La invención puede modelarse de otras formas específicas sin apartarse de las características esenciales de esta. Por lo tanto las modalidades anteriores deben considerarse ilustrativas en todos los aspectos en lugar de limitativas de la invención descrita en la presente descripción. El alcance de la invención se indica así por las reivindicaciones adjuntas más que por la descripción anterior.
Claims (6)
1. Un inhibidor de EZH2 para usar en el tratamiento del sarcoma epitelioide, en donde el inhibidor de EZH2 es:

o una sal farmacéuticamente aceptable de estos.
2. El inhibidor de EZH2 para usar de acuerdo con la reivindicación 1, para tratar o aliviar un síntoma de un cáncer asociado a un complejo SWI/SNF en un sujeto, caracterizado porque el sujeto tiene sarcoma epitelioide, en donde se identifica que el sujeto tiene una expresión alterada y/o pérdida de función del complejo SWI/SNF o uno o más componentes del complejo SWI/SNF.
3. El inhibidor de EZH2 para usar de acuerdo con la reivindicación 2, en donde el cáncer asociado a SWI/SNF se caracteriza por una expresión reducida o pérdida de función del complejo SWI/SNF o uno o más componentes del complejo s W i/SNF.
4. El inhibidor de EZH2 para usar de acuerdo con la reivindicación 3, en donde uno o más componentes se seleccionan del grupo que consiste en SNF5, ATRX y ARID1A.
5. El inhibidor de EZH2 para usar de acuerdo con la reivindicación 3, en donde la pérdida de función es causada por una mutación de pérdida de función que resulta de una mutación puntual, una supresión y/o una inserción.
6. El inhibidor de EZH2 para su uso de acuerdo con la reivindicación 1, en donde el sujeto tiene una supresión de SNF5.
Applications Claiming Priority (7)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201261714145P | 2012-10-15 | 2012-10-15 | |
| US201261714140P | 2012-10-15 | 2012-10-15 | |
| US201261714045P | 2012-10-15 | 2012-10-15 | |
| US201361758972P | 2013-01-31 | 2013-01-31 | |
| US201361780703P | 2013-03-13 | 2013-03-13 | |
| US201361786277P | 2013-03-14 | 2013-03-14 | |
| PCT/US2013/065112 WO2014062720A2 (en) | 2012-10-15 | 2013-10-15 | Methods of treating cancer |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2750199T3 true ES2750199T3 (es) | 2020-03-25 |
Family
ID=49519104
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES13786351T Active ES2750199T3 (es) | 2012-10-15 | 2013-10-15 | Métodos para tratar el cáncer |
Country Status (23)
| Country | Link |
|---|---|
| US (7) | US9688665B2 (es) |
| EP (2) | EP2908823B1 (es) |
| JP (5) | JP6351182B2 (es) |
| KR (3) | KR102021642B1 (es) |
| CN (2) | CN105142642B (es) |
| AU (4) | AU2013331368A1 (es) |
| BR (1) | BR112015008447A2 (es) |
| CA (2) | CA2887243C (es) |
| CY (1) | CY1122186T1 (es) |
| ES (1) | ES2750199T3 (es) |
| HR (1) | HRP20191814T1 (es) |
| HU (1) | HUE046790T2 (es) |
| IL (4) | IL288181B2 (es) |
| LT (1) | LT2908823T (es) |
| MX (2) | MX376008B (es) |
| NZ (2) | NZ706836A (es) |
| PL (1) | PL2908823T3 (es) |
| PT (1) | PT2908823T (es) |
| RS (1) | RS59541B1 (es) |
| RU (2) | RU2677276C2 (es) |
| SI (1) | SI2908823T1 (es) |
| SM (1) | SMT201900593T1 (es) |
| WO (1) | WO2014062720A2 (es) |
Families Citing this family (61)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US20130102477A1 (en) | 2010-06-23 | 2013-04-25 | Ryan D. Morin | Biomarkers for non-hodgkin lymphomas and uses thereof |
| JO3363B1 (ar) | 2011-04-13 | 2019-03-13 | Epizyme Inc | مركبات بنزين مستبدلة بأريل أو أريل غير متجانس |
| WO2013075084A1 (en) | 2011-11-18 | 2013-05-23 | Constellation Pharmaceuticals | Modulators of methyl modifying enzymes, compositions and uses thereof |
| CA2862289C (en) | 2012-02-10 | 2019-11-26 | Constellation Pharmaceuticals, Inc. | Modulators of methyl modifying enzymes, compositions and uses thereof |
| DK3628670T3 (da) | 2012-04-13 | 2022-12-05 | Epizyme Inc | Saltform til ezh2-hæmning |
| CN105102432B (zh) | 2012-10-15 | 2019-01-04 | Epizyme股份有限公司 | 经取代的苯化合物 |
| KR102021642B1 (ko) | 2012-10-15 | 2019-09-16 | 에피자임, 인코포레이티드 | 암을 치료하는 방법 |
| US8993555B2 (en) | 2012-12-21 | 2015-03-31 | Epizyme, Inc. | PRMT5 inhibitors and uses thereof |
| WO2014151142A1 (en) | 2013-03-15 | 2014-09-25 | Constellation Pharmaceuticals, Inc. | Modulators of methyl modifying enzymes, compositions and uses thereof |
| WO2015023915A1 (en) | 2013-08-15 | 2015-02-19 | Constellation Pharmaceuticals, Inc. | Indole derivatives as modulators of methyl modifying enzymes, compositions and uses thereof |
| EP3057962B1 (en) | 2013-10-16 | 2023-10-18 | Epizyme, Inc. | Hydrochloride salt form for ezh2 inhibition |
| AU2014337121A1 (en) * | 2013-10-18 | 2016-04-14 | Epizyme, Inc. | Method of treating cancer |
| EP3076977B1 (en) | 2013-12-06 | 2021-03-03 | Epizyme, Inc. | Combination therapy for treating cancer |
| BR112016029492A2 (pt) * | 2014-06-17 | 2017-10-17 | Eisai R&D Man Co Ltd | método para tratamento de linfoma não hodgkin |
| CA2952285A1 (en) | 2014-06-19 | 2015-12-23 | Memorial Sloan-Kettering Cancer Center | Biomarkers for response to ezh2 inhibitors |
| MX383635B (es) * | 2014-10-16 | 2025-03-14 | Epizyme Inc | Método para tratar el cáncer. |
| SG11201703806XA (en) * | 2014-11-17 | 2017-06-29 | Epizyme Inc | Method for treating cancer |
| TW201636344A (zh) | 2014-12-05 | 2016-10-16 | 美國禮來大藥廠 | Ezh2抑制劑 |
| EP3236962A2 (en) | 2014-12-23 | 2017-11-01 | University of Copenhagen | Treatment of cancer by inhibiting ezh2 activity |
| EA201792304A1 (ru) * | 2015-04-20 | 2018-03-30 | Эпизайм, Инк. | Комбинированная терапия для лечения рака |
| AU2016275051A1 (en) | 2015-06-10 | 2017-12-07 | Epizyme, Inc. | EZH2 inhibitors for treating lymphoma |
| CN108025191A (zh) | 2015-08-24 | 2018-05-11 | Epizyme股份有限公司 | 治疗癌症的方法 |
| TW201718598A (zh) | 2015-08-27 | 2017-06-01 | 美國禮來大藥廠 | Ezh2抑制劑 |
| US10577350B2 (en) | 2015-08-28 | 2020-03-03 | Constellation Pharmaceuticals, Inc. | Crystalline forms of (R)-N-((4-methoxy-6-methyl-2-oxo-1,2-dihydropyridin-3-yl)methyl)-2-methyl-1-(1-(1-(2,2,2-trifluoroethyl)piperidin-4-yl)ethyl)-1H-indole-3-carboxamide |
| MX2018003663A (es) * | 2015-09-25 | 2018-08-14 | Epizyme Inc | Metodo de tratamiento de tumor rabdoide maligno del ovario (mrto) /cancer microcitico del ovario del tipo hipercalcemico (sccoht) con un inhibidor de ezh2. |
| WO2017062495A2 (en) * | 2015-10-06 | 2017-04-13 | Epizyme, Inc. | Method of treating medulloblastoma with an ezh2 inhibitor |
| US20190070188A1 (en) * | 2015-11-06 | 2019-03-07 | Epizyme, Inc. | Pediatric dosing for treatment of cancer with an ezh2 inhibitor |
| CN105440023A (zh) * | 2015-12-10 | 2016-03-30 | 江苏理工学院 | Epz-6438的合成方法 |
| WO2017132518A1 (en) | 2016-01-29 | 2017-08-03 | Epizyme, Inc. | Combination therapy for treating cancer |
| WO2017139404A1 (en) * | 2016-02-08 | 2017-08-17 | Epizyme, Inc. | Methods of treating cancer |
| US10933068B2 (en) * | 2016-05-26 | 2021-03-02 | Sonic Master Limited | Modulators of DUX4 for regulation of muscle function |
| US11786533B2 (en) | 2016-06-01 | 2023-10-17 | Epizyme, Inc. | Use of EZH2 inhibitors for treating cancer |
| WO2017214373A1 (en) * | 2016-06-08 | 2017-12-14 | Genentech, Inc. | Diagnostic and therapeutic methods for cancer |
| US11147819B2 (en) | 2016-06-17 | 2021-10-19 | Epizyme, Inc. | EZH2 inhibitors for treating cancer |
| WO2018034801A1 (en) * | 2016-08-15 | 2018-02-22 | The Wistar Institute Of Anatomy And Biology | Methods of treating arid1a-mutated cancers with hdac6 inhibitors and ezh2 inhibitors |
| US11433068B2 (en) * | 2016-09-08 | 2022-09-06 | The General Hospital Corporation | Treatment of cancers having alterations within the SWI/SNF chromatin remodeling complex |
| EP3529242A1 (en) | 2016-10-19 | 2019-08-28 | Constellation Pharmaceuticals, Inc. | Synthesis of inhibitors of ezh2 |
| WO2018076060A1 (en) | 2016-10-26 | 2018-05-03 | Genea Ip Holdings Pty Ltd | Improved generation of muscle lineage cells and therapeutic uses thereof |
| CN108314677B (zh) | 2017-01-17 | 2020-06-30 | 安徽中科拓苒药物科学研究有限公司 | 一种ezh2抑制剂及其用途 |
| AU2018217139A1 (en) * | 2017-02-02 | 2019-08-22 | Epizyme, Inc. | Cancer treatment modalities |
| US10266542B2 (en) | 2017-03-15 | 2019-04-23 | Mirati Therapeutics, Inc. | EZH2 inhibitors |
| US11642346B2 (en) | 2017-03-31 | 2023-05-09 | Epizyme, Inc. | Combination therapy for treating cancer |
| WO2018223030A1 (en) | 2017-06-02 | 2018-12-06 | Epizyme, Inc. | Use of ezh2 inhibitors for treating cancer |
| WO2019018635A1 (en) | 2017-07-19 | 2019-01-24 | Children's Medical Center Corporation | COMPOSITIONS AND METHODS FOR TREATING DISEASES ASSOCIATED WITH IMPRESSIVE FAULT |
| EP3668876B1 (en) | 2017-08-18 | 2024-01-24 | Cothera Bioscience, Inc. | Polymorphic form of tg02 |
| CA3074720A1 (en) | 2017-09-05 | 2019-03-14 | Epizyme, Inc. | Combination therapy for treating cancer |
| BR112020008325A2 (pt) | 2017-11-14 | 2020-10-20 | Pfizer Inc. | terapias de combinação com o inibidor de ezh2 |
| NZ766447A (en) | 2018-01-31 | 2021-12-24 | Mirati Therapeutics Inc | Prc2 inhibitors |
| JP2021531340A (ja) * | 2018-07-09 | 2021-11-18 | フォンダシヨン、アジール、デ、アブグルスFondation Asile Des Aveugles | 眼障害を治療するためのprc2サブユニットの阻害 |
| TWI798532B (zh) * | 2019-03-25 | 2023-04-11 | 大陸商深圳微芯生物科技股份有限公司 | Kdm5a基因和atrx基因的應用 |
| US20220154295A1 (en) * | 2019-03-27 | 2022-05-19 | The Johns Hopkins University | Methods and materials for assessing and treating cancer |
| WO2020219606A1 (en) | 2019-04-22 | 2020-10-29 | University Of Pittsburgh - Of The Commonwealth System Of Higher Education | Use of erk5 inhibitors for treating gliomas in pediatric subjects |
| JP7624404B2 (ja) | 2019-04-22 | 2025-01-30 | ミラティ セラピューティクス,インク. | Prc2阻害剤としてのナフチリジン誘導体 |
| WO2020247130A1 (en) * | 2019-06-03 | 2020-12-10 | Icahn School Of Medicine At Mount Sinai | Compounds and methods for inhibiting cancers via rest inhibition |
| AU2020288563A1 (en) | 2019-06-05 | 2022-01-06 | Mirati Therapeutics, Inc. | Imidazo(1,2-c)pyrimidine derivatives as PRC2 inhibitors for treating cancer |
| AU2020303943B2 (en) | 2019-06-28 | 2026-01-29 | Als Therapy Development Institute | Inhibition of dipeptide repeat proteins |
| WO2021173960A1 (en) * | 2020-02-28 | 2021-09-02 | The Wistar Institute Of Anatomy And Biology | Treatment of carm1-overexpressing and/or arid1a mutant cancers with ire-1/xbp-1 inhibitors |
| KR20230039657A (ko) * | 2020-06-18 | 2023-03-21 | 에피자임, 인코포레이티드 | 암의 치료를 위한 smarca4 억제 |
| CN111773387A (zh) * | 2020-07-08 | 2020-10-16 | 北京大学 | 一种通过改变bin1剪切体比例改善心脏横管结构的方法 |
| US20240350508A1 (en) | 2021-08-25 | 2024-10-24 | INSERM (Institut National de la Santé et de la Recherche Médicale) | Use of ezh2 inhibitors for the treatment of aortic valve stenosis |
| CN116019916A (zh) * | 2021-10-27 | 2023-04-28 | 蚌埠医学院第一附属医院 | 非小细胞肺癌靶点arid1a及其抑制剂在制备肺癌治疗药物中的用途 |
Family Cites Families (81)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4522811A (en) | 1982-07-08 | 1985-06-11 | Syntex (U.S.A.) Inc. | Serial injection of muramyldipeptides and liposomes enhances the anti-infective activity of muramyldipeptides |
| US5455044A (en) | 1993-05-14 | 1995-10-03 | Depotech Corporation | Method for treating neurological disorders |
| US5763263A (en) | 1995-11-27 | 1998-06-09 | Dehlinger; Peter J. | Method and apparatus for producing position addressable combinatorial libraries |
| US7229774B2 (en) | 2001-08-02 | 2007-06-12 | Regents Of The University Of Michigan | Expression profile of prostate cancer |
| DK2238982T3 (da) | 2003-06-27 | 2013-01-28 | Astellas Pharma Inc | Terapeutisk middel til blødt væv-sarcom |
| WO2009006577A2 (en) * | 2007-07-03 | 2009-01-08 | The Regents Of The University Of Michigan | Compositions and methods for inhibiting ezh2 |
| US20120114670A1 (en) * | 2007-10-02 | 2012-05-10 | University Of Rochester | Methods and compositions related to synergistic responses to oncogenic mutations |
| WO2009048958A2 (en) * | 2007-10-08 | 2009-04-16 | The Board Of Regents Of The University Of Texas System | Methods and compositions involving chitosan nanoparticles |
| US20110251216A1 (en) * | 2010-02-19 | 2011-10-13 | The Regents Of The University Of Michigan | Compositions and methods for inhibiting ezh2 |
| US8536179B2 (en) | 2010-05-07 | 2013-09-17 | Glaxosmithkline Llc | Indoles |
| ES2528269T3 (es) | 2010-05-07 | 2015-02-06 | Glaxosmithkline Llc | Azaindazoles |
| WO2011140325A1 (en) | 2010-05-07 | 2011-11-10 | Glaxosmithkline Llc | Indazoles |
| WO2012071096A2 (en) * | 2010-09-03 | 2012-05-31 | The Johns Hopkins University | Arid1a and ppp2r1a mutations in cancer |
| AU2011298987B2 (en) | 2010-09-10 | 2017-09-28 | Epizyme, Inc. | Inhibitors of human EZH2, and methods of use thereof |
| US9175331B2 (en) | 2010-09-10 | 2015-11-03 | Epizyme, Inc. | Inhibitors of human EZH2, and methods of use thereof |
| WO2012068589A2 (en) * | 2010-11-19 | 2012-05-24 | Constellation Pharmaceuticals | Modulators of methyl modifying enzymes, compositions and uses thereof |
| US8765792B2 (en) * | 2010-12-01 | 2014-07-01 | Glaxosmithkline Llc | Indoles |
| EP3323820B1 (en) | 2011-02-28 | 2023-05-10 | Epizyme, Inc. | Substituted 6,5-fused bicyclic heteroaryl compounds |
| US20140296248A1 (en) | 2011-04-04 | 2014-10-02 | Stichting het Nederlands Kanker Instiuut-Antoni van Leeuwenhoek ziekenhuis | Methods and compositions for predicting resistance to anticancer treatment |
| JO3363B1 (ar) | 2011-04-13 | 2019-03-13 | Epizyme Inc | مركبات بنزين مستبدلة بأريل أو أريل غير متجانس |
| TW201733984A (zh) | 2011-04-13 | 2017-10-01 | 雅酶股份有限公司 | 經取代之苯化合物 |
| WO2012156463A1 (en) | 2011-05-16 | 2012-11-22 | Ulrike Nuber | Novel cancer therapies and methods |
| US9073924B2 (en) * | 2011-09-13 | 2015-07-07 | Glaxosmithkline Llc | Azaindazoles |
| BR112014007603A2 (pt) | 2011-09-30 | 2017-06-13 | Glaxosmithkline Llc | métodos de tratamento do câncer |
| WO2013059944A1 (en) * | 2011-10-28 | 2013-05-02 | British Columbia Cancer Agency Branch | Epigenetic regulators and uses thereof |
| CA2862289C (en) | 2012-02-10 | 2019-11-26 | Constellation Pharmaceuticals, Inc. | Modulators of methyl modifying enzymes, compositions and uses thereof |
| HUE042271T2 (hu) * | 2012-03-12 | 2019-06-28 | Epizyme Inc | Emberi EZH2 inhibitorai és azok alkalmazási eljárásai |
| EP2828250B1 (en) * | 2012-03-19 | 2021-03-10 | Imperial College Innovations Limited | Quinazoline compounds and their use in therapy |
| KR102117982B1 (ko) * | 2012-04-13 | 2020-06-03 | 에피자임, 인코포레이티드 | 암 치료용 병용 요법 |
| DK3628670T3 (da) | 2012-04-13 | 2022-12-05 | Epizyme Inc | Saltform til ezh2-hæmning |
| US9562041B2 (en) * | 2012-05-16 | 2017-02-07 | Glaxosmithkline Llc | Enhancer of zeste homolog 2 inhibitors |
| KR102021642B1 (ko) | 2012-10-15 | 2019-09-16 | 에피자임, 인코포레이티드 | 암을 치료하는 방법 |
| CN105102432B (zh) | 2012-10-15 | 2019-01-04 | Epizyme股份有限公司 | 经取代的苯化合物 |
| US20140120083A1 (en) | 2012-11-01 | 2014-05-01 | Infinity Pharmaceuticals, Inc. | Treatment of cancers using pi3 kinase isoform modulators |
| US9895390B2 (en) | 2012-12-10 | 2018-02-20 | Children's Medical Center Corporation | Methods and assays for combination treatment of cancer |
| CA2894216A1 (en) | 2012-12-21 | 2014-06-26 | Epizyme, Inc. | 1,4-pyridone compounds |
| AU2013361079B2 (en) | 2012-12-21 | 2018-07-26 | Epizyme, Inc. | 1,4-pyridone bicyclic heteroaryl compounds |
| ME02730B (me) | 2013-02-11 | 2017-10-20 | Constellation Pharmaceuticals Inc | Modulatori enzima koji modifikuju metil, njihove kompozicije i upotreba |
| US9045477B2 (en) | 2013-03-15 | 2015-06-02 | Epizyme, Inc. | Substituted 6,5-fused bicyclic heteroaryl compounds |
| US9243001B2 (en) | 2013-03-15 | 2016-01-26 | Epizyme, Inc. | Substituted benzene compounds |
| US9776996B2 (en) | 2013-03-15 | 2017-10-03 | Epizyme, Inc. | Substituted 6,5-fused bicyclic heteroaryl compounds |
| AU2014254392B2 (en) | 2013-03-15 | 2018-05-24 | Epizyme, Inc. | Substituted benzene compounds |
| US20160091485A1 (en) | 2013-04-25 | 2016-03-31 | The Broad Institute, Inc. | Markers for ezh2 inhibitors |
| US9505745B2 (en) | 2013-04-30 | 2016-11-29 | Glaxosmithkline Intellectual Property (No. 2) Limited | Enhancer of zeste homolog 2 inhibitors |
| CN105452246A (zh) | 2013-06-06 | 2016-03-30 | 葛兰素史密斯克莱知识产权(第2号)有限公司 | Zeste增强子同源物2的抑制剂 |
| EP3019494B1 (en) | 2013-07-10 | 2017-06-21 | Glaxosmithkline Intellectual Property (No. 2) Limited | Enhancer of zeste homolog 2 inhibitors |
| US10150764B2 (en) | 2013-07-19 | 2018-12-11 | Epizyme, Inc. | Substituted benzene compounds |
| US9624205B2 (en) | 2013-07-19 | 2017-04-18 | Epizyme, Inc. | Substituted 6,5-fused bicyclic heteroaryl compounds |
| EP3057962B1 (en) | 2013-10-16 | 2023-10-18 | Epizyme, Inc. | Hydrochloride salt form for ezh2 inhibition |
| AU2014337121A1 (en) | 2013-10-18 | 2016-04-14 | Epizyme, Inc. | Method of treating cancer |
| EP3076977B1 (en) | 2013-12-06 | 2021-03-03 | Epizyme, Inc. | Combination therapy for treating cancer |
| WO2015103431A1 (en) | 2013-12-31 | 2015-07-09 | Memorial Sloan-Kettering Cancer Center | Compositions and methods for the diagnosis and treatment of ovarian cancers that are associated with reduced smarca4 gene expression or protein function |
| WO2015128837A1 (en) | 2014-02-26 | 2015-09-03 | Glaxosmithkline Intellectual Property (No.2) Limited | Methods of treating cancer patients responding to ezh2 inhibitor gsk126 |
| CN106255693A (zh) | 2014-03-07 | 2016-12-21 | 葛兰素史密斯克莱知识产权(第2 号)有限公司 | Zeste增强子同源物2的抑制剂 |
| SG10201808053XA (en) | 2014-03-19 | 2018-10-30 | Infinity Pharmaceuticals Inc | Heterocyclic compounds for use in the treatment of pi3k-gamma mediated disorders |
| WO2015193768A1 (en) | 2014-06-17 | 2015-12-23 | Pfizer Inc. | Aryl fused lactams as ezh2 modulators |
| BR112016029492A2 (pt) | 2014-06-17 | 2017-10-17 | Eisai R&D Man Co Ltd | método para tratamento de linfoma não hodgkin |
| CA2952285A1 (en) | 2014-06-19 | 2015-12-23 | Memorial Sloan-Kettering Cancer Center | Biomarkers for response to ezh2 inhibitors |
| EP3160940A4 (en) | 2014-06-25 | 2018-05-02 | Epizyme, Inc. | Substituted benzene and 6,5-fused bicyclic heteroaryl compounds |
| MX382891B (es) | 2014-09-05 | 2025-03-13 | Arqule Inc | Composiciones y métodos para tratar trastornos de proliferación. |
| MX383635B (es) * | 2014-10-16 | 2025-03-14 | Epizyme Inc | Método para tratar el cáncer. |
| SG11201703806XA (en) | 2014-11-17 | 2017-06-29 | Epizyme Inc | Method for treating cancer |
| EA201792304A1 (ru) | 2015-04-20 | 2018-03-30 | Эпизайм, Инк. | Комбинированная терапия для лечения рака |
| AU2016275051A1 (en) | 2015-06-10 | 2017-12-07 | Epizyme, Inc. | EZH2 inhibitors for treating lymphoma |
| CN108025191A (zh) | 2015-08-24 | 2018-05-11 | Epizyme股份有限公司 | 治疗癌症的方法 |
| MX2018003663A (es) | 2015-09-25 | 2018-08-14 | Epizyme Inc | Metodo de tratamiento de tumor rabdoide maligno del ovario (mrto) /cancer microcitico del ovario del tipo hipercalcemico (sccoht) con un inhibidor de ezh2. |
| WO2017062495A2 (en) | 2015-10-06 | 2017-04-13 | Epizyme, Inc. | Method of treating medulloblastoma with an ezh2 inhibitor |
| US20190070188A1 (en) | 2015-11-06 | 2019-03-07 | Epizyme, Inc. | Pediatric dosing for treatment of cancer with an ezh2 inhibitor |
| CN108697716A (zh) | 2015-12-07 | 2018-10-23 | Epizyme股份有限公司 | Ezh2抑制剂及其使用方法 |
| WO2017132518A1 (en) | 2016-01-29 | 2017-08-03 | Epizyme, Inc. | Combination therapy for treating cancer |
| WO2017139404A1 (en) | 2016-02-08 | 2017-08-17 | Epizyme, Inc. | Methods of treating cancer |
| US11786533B2 (en) | 2016-06-01 | 2023-10-17 | Epizyme, Inc. | Use of EZH2 inhibitors for treating cancer |
| WO2017214373A1 (en) | 2016-06-08 | 2017-12-14 | Genentech, Inc. | Diagnostic and therapeutic methods for cancer |
| US11147819B2 (en) | 2016-06-17 | 2021-10-19 | Epizyme, Inc. | EZH2 inhibitors for treating cancer |
| AU2018217139A1 (en) | 2017-02-02 | 2019-08-22 | Epizyme, Inc. | Cancer treatment modalities |
| US11642346B2 (en) | 2017-03-31 | 2023-05-09 | Epizyme, Inc. | Combination therapy for treating cancer |
| WO2018223030A1 (en) | 2017-06-02 | 2018-12-06 | Epizyme, Inc. | Use of ezh2 inhibitors for treating cancer |
| WO2018231973A1 (en) | 2017-06-13 | 2018-12-20 | Epizyme, Inc. | Inhibitors of ezh2 and methods of use thereof |
| CA3074720A1 (en) | 2017-09-05 | 2019-03-14 | Epizyme, Inc. | Combination therapy for treating cancer |
| CA3162315A1 (en) | 2019-12-20 | 2021-06-24 | Marinus Jacobus Verwijs | Crystalline hydrobromide salt of a ezh2 inhibitor, its preparation and pharmaceutical composition useful for the treatment of cancer |
| US20230201213A1 (en) | 2020-05-28 | 2023-06-29 | Epizyme, Inc. | Use of ezh2 inhibitors for treating cancer |
-
2013
- 2013-10-15 KR KR1020157012664A patent/KR102021642B1/ko active Active
- 2013-10-15 AU AU2013331368A patent/AU2013331368A1/en not_active Abandoned
- 2013-10-15 JP JP2015537017A patent/JP6351182B2/ja active Active
- 2013-10-15 WO PCT/US2013/065112 patent/WO2014062720A2/en not_active Ceased
- 2013-10-15 EP EP13786351.0A patent/EP2908823B1/en active Active
- 2013-10-15 MX MX2015004771A patent/MX376008B/es active IP Right Grant
- 2013-10-15 SM SM20190593T patent/SMT201900593T1/it unknown
- 2013-10-15 IL IL288181A patent/IL288181B2/en unknown
- 2013-10-15 HU HUE13786351A patent/HUE046790T2/hu unknown
- 2013-10-15 RU RU2015118144A patent/RU2677276C2/ru active
- 2013-10-15 IL IL308613A patent/IL308613A/en unknown
- 2013-10-15 KR KR1020197025972A patent/KR20190105669A/ko not_active Ceased
- 2013-10-15 PL PL13786351T patent/PL2908823T3/pl unknown
- 2013-10-15 HR HRP20191814TT patent/HRP20191814T1/hr unknown
- 2013-10-15 CN CN201380065694.0A patent/CN105142642B/zh active Active
- 2013-10-15 US US14/054,646 patent/US9688665B2/en active Active
- 2013-10-15 NZ NZ706836A patent/NZ706836A/en unknown
- 2013-10-15 RU RU2018145311A patent/RU2018145311A/ru unknown
- 2013-10-15 CA CA2887243A patent/CA2887243C/en active Active
- 2013-10-15 EP EP19199387.2A patent/EP3659606A1/en active Pending
- 2013-10-15 BR BR112015008447A patent/BR112015008447A2/pt not_active IP Right Cessation
- 2013-10-15 SI SI201331587T patent/SI2908823T1/sl unknown
- 2013-10-15 KR KR1020237037919A patent/KR20230156450A/ko not_active Ceased
- 2013-10-15 LT LT13786351T patent/LT2908823T/lt unknown
- 2013-10-15 CA CA3177498A patent/CA3177498A1/en active Pending
- 2013-10-15 NZ NZ746054A patent/NZ746054A/en unknown
- 2013-10-15 ES ES13786351T patent/ES2750199T3/es active Active
- 2013-10-15 RS RS20191374A patent/RS59541B1/sr unknown
- 2013-10-15 PT PT137863510T patent/PT2908823T/pt unknown
- 2013-10-15 CN CN201910862425.6A patent/CN110898067A/zh active Pending
-
2015
- 2015-04-13 IL IL238254A patent/IL238254B/en active IP Right Grant
- 2015-04-15 MX MX2020010535A patent/MX2020010535A/es unknown
-
2017
- 2017-05-17 US US15/598,261 patent/US20170305889A1/en not_active Abandoned
- 2017-05-17 US US15/598,262 patent/US20170305890A1/en not_active Abandoned
-
2018
- 2018-01-29 JP JP2018012593A patent/JP2018062535A/ja not_active Withdrawn
- 2018-05-15 US US15/979,916 patent/US20190100514A1/en not_active Abandoned
- 2018-09-21 AU AU2018233004A patent/AU2018233004B2/en not_active Ceased
-
2019
- 2019-09-06 JP JP2019162839A patent/JP2020011971A/ja not_active Withdrawn
- 2019-10-18 CY CY20191101090T patent/CY1122186T1/el unknown
-
2020
- 2020-01-22 US US16/749,073 patent/US20200262823A1/en not_active Abandoned
- 2020-03-23 IL IL273517A patent/IL273517A/en unknown
- 2020-07-15 AU AU2020205261A patent/AU2020205261B2/en not_active Ceased
-
2021
- 2021-05-28 JP JP2021089951A patent/JP2021120420A/ja not_active Withdrawn
-
2022
- 2022-03-08 US US17/689,704 patent/US12162865B2/en active Active
-
2023
- 2023-12-13 AU AU2023282217A patent/AU2023282217A1/en not_active Abandoned
- 2023-12-21 JP JP2023215651A patent/JP2024029066A/ja active Pending
-
2024
- 2024-09-27 US US18/900,177 patent/US20250163033A1/en active Pending
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP2024029066A (ja) | ガンの治療方法 | |
| JP2015536308A5 (es) | ||
| ES2963590T3 (es) | Inhibidor de EZH2 y uso del mismo | |
| ES2948442T3 (es) | Inhibidores de EZH2 para el tratamiento de linfoma | |
| ES2925312T3 (es) | Terapia combinada para el tratamiento del cáncer | |
| US20220160721A1 (en) | Methods of treating cancer | |
| CN106794177A (zh) | 治疗癌症的方法 | |
| JP2016533364A (ja) | 癌を処置する方法 | |
| EP3022195A2 (en) | Substituted 6,5-fused bicyclic heteroaryl compounds | |
| HK40031444A (en) | Methods of treating cancer | |
| HK1213771B (en) | Methods of treating cancer |