ES2831084T3 - Inhibidores de la interacción menina-MLL - Google Patents
Inhibidores de la interacción menina-MLL Download PDFInfo
- Publication number
- ES2831084T3 ES2831084T3 ES17739383T ES17739383T ES2831084T3 ES 2831084 T3 ES2831084 T3 ES 2831084T3 ES 17739383 T ES17739383 T ES 17739383T ES 17739383 T ES17739383 T ES 17739383T ES 2831084 T3 ES2831084 T3 ES 2831084T3
- Authority
- ES
- Spain
- Prior art keywords
- pyrimidin
- methyl
- diazaspiro
- fluoro
- nonan
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 0 CCC*1OCC(C)(C)C/N=C/C1 Chemical compound CCC*1OCC(C)(C)C/N=C/C1 0.000 description 11
- YEENPRFPALZEKF-UHFFFAOYSA-N CC(C)c(ncnc1)c1-c(cc(cc1)F)c1Oc1c(N2CCN(CC(CC3)CCC3O)CC2)ncnc1 Chemical compound CC(C)c(ncnc1)c1-c(cc(cc1)F)c1Oc1c(N2CCN(CC(CC3)CCC3O)CC2)ncnc1 YEENPRFPALZEKF-UHFFFAOYSA-N 0.000 description 2
- KVGLSEFJEKSFGM-UHFFFAOYSA-N CC(C)(C)OC(N(CC1)CC1(CC1)CN1c(ncnc1)c1Oc(cc1)c(CCC(OC)=O)cc1F)=O Chemical compound CC(C)(C)OC(N(CC1)CC1(CC1)CN1c(ncnc1)c1Oc(cc1)c(CCC(OC)=O)cc1F)=O KVGLSEFJEKSFGM-UHFFFAOYSA-N 0.000 description 1
- XQOPCHRXGHIYPK-UHFFFAOYSA-N CC(C)(C)OC(N(CC1)CC1(CC1)CN1c(ncnc1)c1Oc(ccc(F)c1)c1Br)=O Chemical compound CC(C)(C)OC(N(CC1)CC1(CC1)CN1c(ncnc1)c1Oc(ccc(F)c1)c1Br)=O XQOPCHRXGHIYPK-UHFFFAOYSA-N 0.000 description 1
- AMTBLUCMVBAPGZ-UHFFFAOYSA-N CC(C)(C)S(NC(Cc1ccccc1)(CC1)CC11CNCC1)=O Chemical compound CC(C)(C)S(NC(Cc1ccccc1)(CC1)CC11CNCC1)=O AMTBLUCMVBAPGZ-UHFFFAOYSA-N 0.000 description 1
- PXQIREUJBLVLJO-UHFFFAOYSA-N CC(C)(c(cc(cc1)F)c1-c1cc(F)ccc1Oc1c(N2CCNCC2)ncnc1)F Chemical compound CC(C)(c(cc(cc1)F)c1-c1cc(F)ccc1Oc1c(N2CCNCC2)ncnc1)F PXQIREUJBLVLJO-UHFFFAOYSA-N 0.000 description 1
- KUMPXUXGSZROBZ-UHFFFAOYSA-N CC(C)(c1ccc(C=O)cc1N1)C1=O Chemical compound CC(C)(c1ccc(C=O)cc1N1)C1=O KUMPXUXGSZROBZ-UHFFFAOYSA-N 0.000 description 1
- VWYKVWUNCIDQMW-UHFFFAOYSA-N CC(C)N(C(C)C)C(c(cc(cc1)F)c1Oc1cncnc1)=O Chemical compound CC(C)N(C(C)C)C(c(cc(cc1)F)c1Oc1cncnc1)=O VWYKVWUNCIDQMW-UHFFFAOYSA-N 0.000 description 1
- CECFXPHHMHDDTO-HZCBDIJESA-N CC(C)N(C)C(c(cc(cc1)F)c1Oc1c(N(C2)CC22CCN(C[C@H](CC3)CC[C@@H]3C(O)=O)CC2)ncnc1)=O Chemical compound CC(C)N(C)C(c(cc(cc1)F)c1Oc1c(N(C2)CC22CCN(C[C@H](CC3)CC[C@@H]3C(O)=O)CC2)ncnc1)=O CECFXPHHMHDDTO-HZCBDIJESA-N 0.000 description 1
- UAOMVDZJSHZZME-UHFFFAOYSA-N CC(C)NC(C)C Chemical compound CC(C)NC(C)C UAOMVDZJSHZZME-UHFFFAOYSA-N 0.000 description 1
- ZNRBXEPBKPIRNR-UHFFFAOYSA-N CC(C)[n]1nccc1-c(cc(cc1)F)c1Oc1cncnc1N(CC1)CC1(C1)CN(Cc(cc2)cc(N3)c2NC3=O)C1=O Chemical compound CC(C)[n]1nccc1-c(cc(cc1)F)c1Oc1cncnc1N(CC1)CC1(C1)CN(Cc(cc2)cc(N3)c2NC3=O)C1=O ZNRBXEPBKPIRNR-UHFFFAOYSA-N 0.000 description 1
- IXWXXVUWXKCZJU-UHFFFAOYSA-N CC(C)c(ncnc1)c1-c(cc(cc1)F)c1Oc(cncc1)c1N(CC1)CC1(CC1)CN1C(OC(C)(C)C)=O Chemical compound CC(C)c(ncnc1)c1-c(cc(cc1)F)c1Oc(cncc1)c1N(CC1)CC1(CC1)CN1C(OC(C)(C)C)=O IXWXXVUWXKCZJU-UHFFFAOYSA-N 0.000 description 1
- KPKNZVCLBVKEDR-UHFFFAOYSA-N CC(NC(C1CCCC1)c(cc(cc1)F)c1Oc1cncnc1N(CC1)CC11CN(Cc(cc2)cc(N3)c2NC3=O)CC1)=O Chemical compound CC(NC(C1CCCC1)c(cc(cc1)F)c1Oc1cncnc1N(CC1)CC11CN(Cc(cc2)cc(N3)c2NC3=O)CC1)=O KPKNZVCLBVKEDR-UHFFFAOYSA-N 0.000 description 1
- GHSSYRGQZMCIBZ-UHFFFAOYSA-N CC(c(cc(cc1)F)c1Oc1cncnc1N(CC1)CC1(CC1)CC1(Cc(cc1)ccc1C#N)N)=O Chemical compound CC(c(cc(cc1)F)c1Oc1cncnc1N(CC1)CC1(CC1)CC1(Cc(cc1)ccc1C#N)N)=O GHSSYRGQZMCIBZ-UHFFFAOYSA-N 0.000 description 1
- MGMAVKPFFZIDOQ-UHFFFAOYSA-N CCC(CC)(c1cc(F)ccc1Oc1c(N(CC2)CC22CNCC2)ncnc1)O Chemical compound CCC(CC)(c1cc(F)ccc1Oc1c(N(CC2)CC22CNCC2)ncnc1)O MGMAVKPFFZIDOQ-UHFFFAOYSA-N 0.000 description 1
- IOUFKIJDPVGYHE-UHFFFAOYSA-N CNC(c1c[s]c(N(CC2)CC2(CC2)CN2c2ncncc2Oc(ccc(F)c2)c2-c(cc2)c(C3CC3)cc2C#N)n1)=O Chemical compound CNC(c1c[s]c(N(CC2)CC2(CC2)CN2c2ncncc2Oc(ccc(F)c2)c2-c(cc2)c(C3CC3)cc2C#N)n1)=O IOUFKIJDPVGYHE-UHFFFAOYSA-N 0.000 description 1
- RMOPJLIMRSAIMD-UHFFFAOYSA-N COC(C1Cc2ccccc2C1)=O Chemical compound COC(C1Cc2ccccc2C1)=O RMOPJLIMRSAIMD-UHFFFAOYSA-N 0.000 description 1
- IOIQZKVJAUSNHJ-UHFFFAOYSA-N N=C(CC1)CC11CNCC1 Chemical compound N=C(CC1)CC11CNCC1 IOIQZKVJAUSNHJ-UHFFFAOYSA-N 0.000 description 1
- MMJJAKHGJOLGHU-UHFFFAOYSA-N NS(c1ccc(CC(C2)C(N(CC3)CCN3c3ncncc3Oc(ccc(F)c3)c3Cl)=O)c2c1)(=O)=O Chemical compound NS(c1ccc(CC(C2)C(N(CC3)CCN3c3ncncc3Oc(ccc(F)c3)c3Cl)=O)c2c1)(=O)=O MMJJAKHGJOLGHU-UHFFFAOYSA-N 0.000 description 1
- WIGUNJUDINBXPD-UHFFFAOYSA-N O=C(C1)NCC11CNCC1 Chemical compound O=C(C1)NCC11CNCC1 WIGUNJUDINBXPD-UHFFFAOYSA-N 0.000 description 1
- DJXLUGPIETVTGK-UHFFFAOYSA-N O=Cc1cc(N(CCO2)C2=O)ccc1 Chemical compound O=Cc1cc(N(CCO2)C2=O)ccc1 DJXLUGPIETVTGK-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D487/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00
- C07D487/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, not provided for by groups C07D451/00 - C07D477/00 in which the condensed system contains two hetero rings
- C07D487/10—Spiro-condensed systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/506—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim not condensed and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P3/00—Drugs for disorders of the metabolism
- A61P3/08—Drugs for disorders of the metabolism for glucose homeostasis
- A61P3/10—Drugs for disorders of the metabolism for glucose homeostasis for hyperglycaemia, e.g. antidiabetics
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
- A61P35/02—Antineoplastic agents specific for leukemia
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
- C07D403/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings
- C07D403/04—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
- C07D403/14—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/14—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D471/00—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00
- C07D471/02—Heterocyclic compounds containing nitrogen atoms as the only ring hetero atoms in the condensed system, at least one ring being a six-membered ring with one nitrogen atom, not provided for by groups C07D451/00 - C07D463/00 in which the condensed system contains two hetero rings
- C07D471/10—Spiro-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/02—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains two hetero rings
- C07D491/10—Spiro-condensed systems
- C07D491/107—Spiro-condensed systems with only one oxygen atom as ring hetero atom in the oxygen-containing ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F9/00—Compounds containing elements of Groups 5 or 15 of the Periodic Table
- C07F9/02—Phosphorus compounds
- C07F9/547—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom
- C07F9/6561—Heterocyclic compounds, e.g. containing phosphorus as a ring hetero atom containing systems of two or more relevant hetero rings condensed among themselves or condensed with a common carbocyclic ring or ring system, with or without other non-condensed hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/13—Crystalline forms, e.g. polymorphs
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Animal Behavior & Ethology (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Hematology (AREA)
- Oncology (AREA)
- Diabetes (AREA)
- Biochemistry (AREA)
- Molecular Biology (AREA)
- Endocrinology (AREA)
- Emergency Medicine (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Obesity (AREA)
- Epidemiology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Plural Heterocyclic Compounds (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Nitrogen And Oxygen As The Only Ring Hetero Atoms (AREA)
Abstract
Un compuesto de Fórmula I: **(Ver fórmula)** o una sal farmacéuticamente aceptable de este, en donde: A, B, D y E se seleccionan cada uno independientemente de -C(RA1)(RA2)-, -C(RA1)(RA2)-C(RA1)(RA2)-, -C(RA1)(RA2)- O-, -C(RA1)(RA2)-NRA3-, -C(=O)-, -C(RA1)(RA2)-C(=O)- y -N=C(NH2)- en donde no más de uno de A, B, D y E es - C(RA1)(RA2)-O-, -C(RA1)(RA2)-NRA3-, -C(RA1)(RA2)-C(=O)-, -C(=O)- o -N=C(NH2)-; U es N o CRU, en donde RU es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2- 8; W es N o CRW, en donde RW es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2- 8; X es N o CRX, en donde RX es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2- 8, en donde cuando X es N, el átomo de L que está directamente unido con X es distinto de N, O o S; L se selecciona de -alquileno C1-6- y -(alquileno C1-4)a-Q-(alquileno C1-4)b-, en donde el grupo alquileno C1-6 y cualquier grupo alquileno C1-4 del grupo -(alquileno C1-4)a-Q-(alquileno C1-4)b- se sustituye opcionalmente con 1, 2 o 3 sustituyentes seleccionados independientemente de halo, CN, OH, alquilo C1-3, alcoxi C1-3, haloalquilo C1-3, haloalcoxi C1-3, amino, alquilamino C1-3 y di(alquilo C1-3)amino; Q es -O-, -S-, -S(=O)-, -S(=O)2-, -C(=O)-, -C(=O)NRq1-, -C(=O)O-, - OC(=O)NRq1-, -NRq1-, -NRq1C(=O)O-, -NRq1C(=O)NRq1-, -S(=O)2NRq1-, -C(=NRq2)-, o -C(=NRq2)-NRq1-, en donde cada Rq1 se selecciona independientemente de H o alquilo C1-6, y en donde cada Rq2 se selecciona independientemente de H, alquilo C1-6 y CN; Cy es un grupo arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros o heterocicloalquilo de 4-18 miembros enlazador, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy; cada RCy se selecciona independientemente de halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, CN, NO2, ORa1, SRa1, C(O)Rb1, C(O)NRc1Rd1, C(O)ORa1, OC(O)Rb1, OC(O)NRc1Rd1, C(=NRe1)NRc1Rd1, NRc1C(=NRe1)NRc1Rd1, NRc1Rd1, NRc1C(O)Rb1, NRc1C(O)ORa1, NRc1C(O)NRc1Rd1, NRc1S(O)Rb1, NRc1S(O)2Rb1, NRc1S(O)2NRc1Rd1, S(O)Rb1, S(O)NRc1Rd1, S(O)2Rb1 y S(O)2NRc1Rd1, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros y heterocicloalquilo de 4-10 miembros se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de CN, NO2, ORa1, SRa1, C(O)Rb1, C(O)NRc1Rd1, C(O)ORa1, OC(O)Rb1, OC(O)NRc1Rd1, C(=NRe1)NRc1Rd1, NRc1C(=NRe1)NRc1Rd1, NRc1Rd1, NRc1C(O)Rb1, NRc1C(O)ORa1, NRc1C(O)NRc1Rd1, NRc1S(O)Rb1, NRc1S(O)2Rb1, NRc1S(O)2NRc1Rd1, S(O)Rb1, S(O)NRc1Rd1, S(O)2Rb1 y S(O)2NRc1Rd1; R1 es H, Cy1, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, NO2, ORa2, SRa2, C(O)Rb2, C(O)NRc2Rd2, C(O)ORa2, OC(O)Rb2, OC(O)NRc2Rd2, C(=NRe2)NRc2Rd2, NRc2C(=NRe2)NRc2Rd2, NRc2Rd2, NRc2C(O)Rb2, NRc2C(O)ORa2, NRc2C(O)NRc2Rd2, NRc2S(O)Rb2, NRc2S(O)2Rb2, NRc2S(O)2NRc2Rd2, S(O)Rb2, S(O)NRc2Rd2, S(O)2Rb2 y S(O)2NRc2Rd2, en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de halo, CN, NO2, ORa2, SRa2, C(O)Rb2, C(O)NRc2Rd2, C(O)ORa2, OC(O)Rb2, OC(O)NRc2Rd2, C(=NRe2)NRc2Rd2, NRc2C(=NRe2)NRc2Rd2, NRc2Rd2, NRc2C(O)Rb2, NRc2C(O)ORa2, NRc2C(O)NRc2Rd2, NRc2S(O)Rb2, NRc2S(O)2Rb2, NRc2S(O)2NRc2Rd2, S(O)Rb2, S(O)NRc2Rd2, S(O)2Rb2 y S(O)2NRc2Rd2; Y es O, S, CRY1RY2 o NRY3, en donde RY1, RY2 y RY3 se seleccionan cada uno independientemente de H y alquilo C1- 4; Z es Cy2, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, 5 NO2, ORa3, SRa3, C(O)Rb3, C(O)NRc3Rd3, C(O)ORa3, OC(O)Rb3, OC(O)NRc3Rd3, C(=NRe3)NRc3Rd3, NRc3C(=NRe3)NRc3Rd3, NRc3Rd3, NRc3C(O)Rb3, NRc3C(O)ORa3, NRc3C(O)NRc3Rd3, NRc3S(O)Rb3, NRc3S(O)2Rb3, NRc3S(O)2NRc3Rd3, S(O)Rb3, S(O)NRc3Rd3, S(O)2Rb3, S(O)2NRc3Rd3 y P(O)Rc3Rd3 en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de Cy2, halo, CN, NO2, CN, NO2, ORa3, SRa3, C(O)Rb3, C(O)NRc3Rd3, C(O)ORa3, OC(O)Rb3, OC(O)NRc3Rd3, C(=NRe3)NRc3Rd3, NRc3C(=NRe3)NRc3Rd3, NRc3Rd3, NRc3C(O)Rb3, NRc3C(O)ORa3, NRc3C(O)NRc3Rd3, NRc3S(O)Rb3, NRc3S(O)Rb3, NRc3S(O)2NRc3Rd3, S(O)Rb3, S(O)NRc3Rd3, S(O)2Rb3 y S(O)2NRc3Rd3; cada R2 y R3 se selecciona independientemente de H, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, NO2, ORa4, SRa4, C(O)Rb4, C(O)NRc4Rd4, C(O)ORa4, OC(O)Rb4, OC(O)NRc4Rd4, C(=NRe4)NRc4Rd4, NRc4C(=NRe4)NRc4Rd4, NRc4Rd4, NRc4C(O)Rb4, NRc4C(O)ORa4, NRc4C(O)NRc4Rd4, NRc4S(O)Rb4, NRc4S(O)2Rb4, NRc4S(O)2NRc4Rd4, S(O)Rb4, S(O)NRc4Rd4, S(O)2Rb4 y S(O)2NRc4Rd4, en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de halo, CN, NO2, ORa4, SRa4, C(O)Rb4, C(O)NRc4Rd4, C(O)ORa4, OC(O)Rb4, OC(O)NRc4Rd4, C(=NRe4)NRc4Rd4, NRc4C(=NRe4)NRc4Rd4, NRc4Rd4, NRc4C(O)Rb4, NRc4C(O)ORa4, NRc4C(O)NRc4Rd4, NRc4S(O)Rb4, NRc4S(O)2Rb4, NRc4S(O)2NRc4Rd4, S(O)Rb4, S(O)NRc4Rd4, S(O)2Rb4 y S(O)2NRc4Rd4; cada RA1 se selecciona independientemente de H, halo, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, haloalcoxi C1-4, amino, alquilamino C1-4, dialquilamino C2-8, CN, NO2 y OH; cada RA2 se selecciona independientemente de H, halo, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, haloalcoxi C1-4, amino, alquilamino C1-4, dialquilamino C2-8, CN, NO2 y OH; cada RA3 se selecciona independientemente de H, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, C(O)Rz y C(O)ORz, en donde dicho alquilo C1-4 se sustituye opcionalmente mediante fenilo, alcoxi C1-4, haloalcoxi C1-4, CN, NO2 u OH; Rz es H, alquilo C1-4 o fenilo; cada Cy1 se selecciona independientemente de arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros y heterocicloalquilo de 4-18 miembros, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy1; cada Cy2 se selecciona independientemente de arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros y heterocicloalquilo de 4-18 miembros, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy2; cada RCy1 y RCy2 se selecciona independientemente de halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, fenilo, cicloalquilo C3-7, heteroarilo de 5-6 miembros y heterocicloalquilo de 4-7 miembros, CN, NO2, ORa5, SRa5, C(O)Rb5, C(O)NRc5Rd5, C(O)ORa5, OC(O)Rb5, OC(O)NRc5Rd5, C(=NRe5)NRc5Rd5, NRc5C(=NRe5)NRc5Rd5, NRc5Rd5, NRc5C(O)Rb5, NRc5C(O)ORa5, NRc5C(O)NRc5Rd5 NRc5S(O)Rb5, NRc5S(O)2Rb5, NRc5S(O)2NRc5Rd5, S(O)Rb5, S(O)NRc5Rd5, S(O)2Rb5 y S(O)2NRc5Rd5, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, fenilo, cicloalquilo C3-7, heteroarilo de 5-6 miembros y heterocicloalquilo de 4-7 miembros se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de CN, NO2, ORa5, SRa5, C(O)Rb5, C(O)NRc5Rd5, C(O)ORa5, OC(O)Rb5, OC(O)NRc5Rd5 C(=NRe5)NRc5Rd5, NRc5C(=NRe5)NRc5Rd5, NRc5Rd5, NRc5C(O)Rb5, NRc5C(O)ORa5, NRc5C(O)NRc5Rd5, NRc5S(O)Rb5, NRc5S(O)2Rb5, NRc5S(O)2NRc5Rd5, S(O)Rb5, S(O)NRc5Rd5, S(O)2Rb5 y S(O)2NRc5Rd5; cada Ra1, Rb1, Rc1, Rd1, Ra2, Rb2, Rc2, Rd2, Ra3, Rb3, Rc3, Rd3, Ra4, Rb4, Rc4, Rd4, Ra5, Rb5, Rc5 y Rd5 se selecciona independientemente de H, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-6, cicloalquilo C3-10-alquilo C1- 6, (heteroarilo de 5-10 miembros)-alquilo C1-6 y (heterocicloalquilo de 4-10 miembros)-alquilo C1-6, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembro, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-6, cicloalquilo C3-10-alquilo C1-6, (heteroarilo de 5-10 miembros)-alquilo C1-6 y (heterocicloalquilo de 4-10 miembros)-alquilo C1-6 se sustituyen cada uno opcionalmente con 1, 2, 3, 4 o 5 sustituyentes seleccionados independientemente de Rg; cada Re1, Re2, Re3, Re4 y Re5 se selecciona independientemente de H, alquilo C1-4 y CN; cada Rg se selecciona independientemente del grupo que consiste en OH, NO2, CN, halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-4, alcoxi C1-6, haloalcoxi C1-6, ciano-alquilo C1-3, HO-alquilo C1-3, amino, alquilamino C1-6, di(alquilo C1-6)amino, tiol, alquiltio C1-6, alquilsulfinilo C1-6, alquilsulfonilo C1-6, carboxi, aminocarbonilo, alquilcarbonilo C1-6 y alcoxicarbonilo C1-6; n es 0 o 1; m es 0 o 1; p es 0, 1, 2 o 3; q es 0, 1 o 2; a es 0 o 1; y b es 0 o 1, en donde cualquier grupo cicloalquilo o heterocicloalquilo se sustituye opcionalmente, además, por 1 o 2 grupos oxo.
Description
DESCRIPCIÓN
Inhibidores de la interacción menina-MLL
Campo técnico
La presente invención se refiere a inhibidores de la interacción de menina con MLL y proteínas de fusión de MLL, composiciones farmacéuticas que la contienen, y su uso en el tratamiento del cáncer y otras enfermedades mediadas por la interacción menina-MLL.
Antecedentes
La proteína de leucemia de linaje mixto (MLL, por sus siglas en inglés) es una histona metiltransferasa que está mutada en subconjuntos clínica y biológicamente distintivos de la leucemia aguda. La leucemia de linaje mixto reordenada (MLL-r, por sus siglas en inglés) implica translocaciones recurrentes del locus del cromosoma 11 q23 que conducen a una forma agresiva de la leucemia aguda con opciones terapéuticas limitadas. Estas translocaciones tienen como diana el gen MLL y crean una proteína de fusión oncógena que comprende el extremo amínico de MLL fusionado dentro del marco con más de 60 compañeros de proteína de fusión diferentes. La menina, una proteína nuclear expresada ubicuamente, codificada por el gen supresor tumoral de neoplasia endocrina múltiple de tipo 1 (MEN1, por sus siglas en inglés), tiene una interacción de unión con alta afinidad por proteínas de fusión de MLL y es un cofactor esencial de las proteínas de fusión de MLL-r oncógenas (Yokoyama et al., 2005, Cell, 123:207-18; Cierpicki & Grembecka, 2014, Future Med. Chem., 6:447-462). La alteración de esta interacción conduce a la inhibición de la multiplicación y la apoptosis selectiva de células de leucemia MLL-r tanto in vitro (Grembecka et al., 2012, Nat. Chem. Biol., 8:277-284) como in vivo (Yokoyama et al., 2005, op. cit.; Borkin et al., 2015, Cancer Cell, 27:589-602).
El complejo menina-MLL tiene una función en el cáncer de próstata resistente a la castración/avanzado y se ha mostrado que un inhibidor de menina-MLL reduce el crecimiento tumoral in vivo (Malik et al., 2015, Nat. Med., 21:344-352). Además, se ha mostrado que un inhibidor de menina-MLL potencia la proliferación de células p humanas (Chamberlain et al., 2014, J. Clin. Invest., 124:4093-4101), lo que respalda la función de los inhibidores de la interacción menina-MLL en el tratamiento de la diabetes (Yang et al., 2010, Proc Natl Acad Sci U S A., 107:20358-20363). La interacción entre menina y MLL o proteínas de fusión de MLL es una diana atractiva para la intervención terapéutica y existe una necesidad de nuevos agentes que inhiban la interacción menina-MLL para el tratamiento de varias enfermedades y afecciones, incluidos la leucemia, otros cánceres y la diabetes.
Compendio
La presente invención proporciona inhibidores de la interacción menina-MLL, tales como un compuesto de Fórmula I:
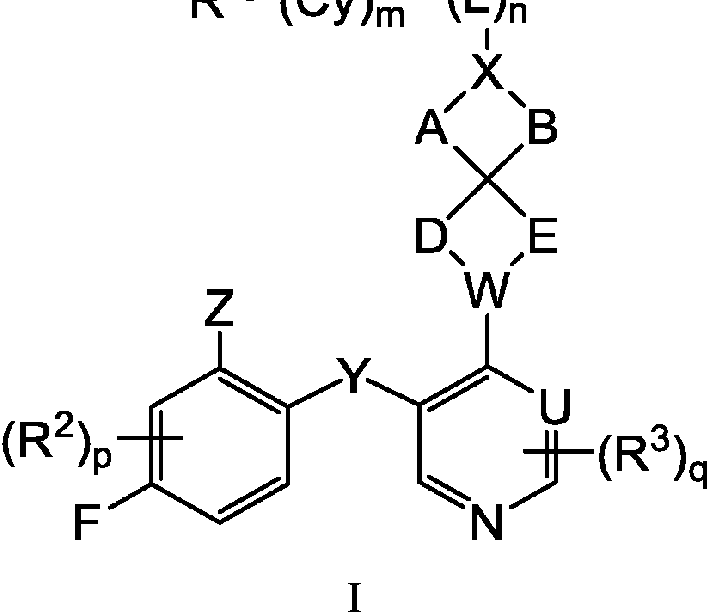
o una sal farmacéuticamente aceptable de este, en donde las variables de constituyentes se definen en la presente memoria.
La presente invención proporciona, además, una composición farmacéutica que comprende un compuesto de Fórmula I, o una sal farmacéuticamente aceptable de este, y al menos un portador farmacéuticamente aceptable.
La presente invención proporciona, además, formas de sal farmacéuticamente aceptables de los compuestos de Fórmula I.
La presente invención proporciona, además, formas cristalinas de los compuestos de Fórmula I.
La presente invención proporciona, además, un método para inhibir la interacción entre menina y MLL que comprende poner en contacto la menina y MLL con un compuesto de Fórmula I, o una sal farmacéuticamente aceptable de este.
La presente invención proporciona, además, un método para tratar el cáncer en un paciente que comprende administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal farmacéuticamente aceptable de este.
La presente invención proporciona, además, un método para tratar la resistencia a la insulina, prediabetes, diabetes, riesgo de diabetes o hiperglucemia en un paciente que comprende administrar al paciente una cantidad terapéuticamente eficaz de un compuesto de Fórmula I, o una sal farmacéuticamente aceptable de este.
Breve descripción de los dibujos
La Figura 1 muestra una característica de patrón de XRPD de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida.
La Figura 2 muestra una característica de patrón de XRPD de sal de ácido sesquifumárico de N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida.
La Figura 3 muestra una característica de patrón de XRPD de sal de ácido bis-metanosulfónico de N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida.
La Figura 4 muestra una característica de patrón de XRPD de sal de ácido bis-clorhídrico de N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida.
La Figura 5 muestra una característica de patrón de XRPD de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida.
La Figura 6 muestra una característica de patrón de XRPD de sal de ácido bis-metanosulfónico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida.
La Figura 7 muestra una característica de patrón de XRPD de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida.
La Figura 8 muestra una característica de patrón de XRPD de sal de ácido bis-clorhídrico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida.
La Figura 9 muestra características de patrón de XRPD de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma A, Forma B, Forma C+Forma A, Forma D, Forma E y Forma F cristalina.
La Figura 10 muestra una característica de patrón de XRPD de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma A cristalina.
La Figura 11 muestra una característica de termograma de DSC de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma A cristalina.
La Figura 12 muestra una característica de termograma de TGA de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma A cristalina.
La Figura 13 muestra una característica de patrón de DVS de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma A cristalina.
La Figura 14 muestra una característica de patrones de XRPD con temperatura variable (VT) de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma A cristalina.
La Figura 15 muestra una característica de patrón de XRPD de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma B cristalina.
La Figura 16 muestra una característica de patrones de XRPD de sal de ácido fumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma B y Forma D cristalina aislada a partir de una preparación de ampliación como una suspensión (señal superior; Forma B), un torta húmeda después de la filtración al vacío (señal media; Forma B) y después del secado de la torta húmeda a 45 °C durante la noche (señal inferior; Forma D).
La Figura 17 muestra una característica de termograma de DSC de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma D cristalina.
La Figura 18 muestra una característica de termograma de TGA de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma D cristalina.
La Figura 19 muestra una característica de termograma de DSC de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma F cristalina.
Las Figuras 20-21 muestran representaciones de ORTEP de sal de ácido bis-metanosulfónico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida con 50 % de probabilidad de elipsoides térmicos.
La Figura 22 muestra una representación de ORTEP de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida con 50 % de probabilidad de elipsoides térmicos.
La Figura 23 muestra una característica de patrón de XRPD de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, Forma D cristalina.
Descripción detallada
La presente invención proporciona inhibidores de la interacción menina-MLL, tales como un compuesto de Fórmula I:

o una sal farmacéuticamente aceptable de este, en donde:
A, B, D y E se seleccionan cada uno independientemente de -C(RA1)(RA2)--C(RA1)(RA2)-C(RA1)(RA2)-, -C(RA1)(RA2)-O-, -C(RA1)(RA2)-NRA3-, -C(=O)-, -C(RA1)(RA2)-C(=O)- y -N=C(NH2)-, en donde no más de uno de A, B, D y E es -C(RA1)(RA2)-O-, -C(RA1)(RA2)-NRA3-, -C(RA1)(RA2)-C(=O)-, -C(=O)- o -N=C(NH2)-;
U es N o CRU , en donde RU es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2-8 ;
W es N o CRW , en donde RW es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2-8 ;
X es N o CRX , en donde RX es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2-8 , en donde cuando X es N, el átomo de L que está directamente unido con X es distinto de N, O S;
L se selecciona de -alquileno C1-6- y -(alquileno C1-4)a-Q-(alquileno C1-4)b-, en donde el grupo alquileno C1-6 y cualquier grupo alquileno C1-4 del grupo -(alquileno C1-4)a-Q-(alquileno C1-4)b- se sustituye opcionalmente con 1, 2 o 3 sustituyentes seleccionados independientemente de halo, CN, OH, alquilo C1-3, alcoxi C1-3, haloalquilo C1-3, haloalcoxi C1-3, amino, alquilamino C1-3 y di(alquilo C1-3)amino;
Q es -O-, -S-, -S(=O)-, -S(=O)2-, -C(=O)-, -C(=O)NRq1-, -C(=O)O-, -OC(=O)NRq1-, -NRq1-, -NRq1C(=O)O-, -NRq1C(=O)NRq1-, -S(=O)2NRq1-, -C(=NRq2)- o -C(=NRq2)-NRq1-, en donde cada Rq1 se selecciona independientemente de H o alquilo C1-6 y en donde cada Rq2 se selecciona independientemente de H, alquilo C1-6 y CN;
Cy es un grupo arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros o heterocicloalquilo de 4-18 miembros enlazador, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy;
cada RCy se selecciona independientemente de halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, CN, NO2 , ORa1, SRa1, C(O)Rb1, C(O)NRc1Rd1, C(O)ORa1, OC(O)Rb1, OC(O)NRc1Rd1, C(=NRe1)NRc1Rd1, NRc1C(=NRe1)NRc1 Rd1, NRc1Rd1, NRc1C(O)Rb1, NRc1C(O)ORa1, NRc1C(O)NRc1Rd1, NRc1S(O)Rb1, NRc1S(O)2 Rb1, NRc1S(O)2NRc1Rd1, S(O)Rb1, S(O)NRc1Rd1, S(O)2 Rb1 y S(O)2NRc1Rd1, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros y heterocicloalquilo de 4-10 miembros se sustituyen cada uno opcionalmente por 1,2, 3 o 4 sustituyentes seleccionados independientemente de CN, NO2 , ORa1, SRa1, C(O)Rb1, C(O)NRc1Rd1, C(O)ORa1, OC(O)Rb1, OC(O)NRc1Rd1, C(=NRe1)NRc1Rd1, NRc1C(=NRe1)NRc1Rd1, NRc1Rd1, NRc1C(O)Rb1, NRc1C(O)ORa1, NRc1C(O)NRc1Rd1, NRc1S(O)Rb1, NRc1S(O)2 Rb1, NRc1S(O)2NRc1Rd1, S(O)Rb1, S(O)NRc1Rd1, S(O)2 Rb1 y S(O)2NRc1Rd 1 ;
R1 es H, Cy1, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, NO2 , ORa2, SRa2, C(O)Rb2, C(O)NRc2Rd2, C(O)ORa2, OC(O)Rb2, OC(O)NRc2Rd2, C(=NRe2)NRc2Rd2, NRc2C(=NRe2)NRc2Rd2, NRc2Rd2, NRc2C(O)Rb2, NRc2C(O)ORa2, NRc2C(O)NRc2Rd2, NRc2S(O)Rb2, NRc2S(O)2 Rb2, NRc2S(O)2NRc2Rd2, S(O)Rb2, S(O)NRc2Rd2, S(O)2 Rb2 y S(O)2NRc2Rd2, en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de halo, CN, NO2 , ORa2, SRa2, C(O)Rb2, C(O)NRc2Rd2, C(O)ORa2, OC(O)Rb2, OC(O)NRc2Rd2, C(=NRe2)NRc2Rd2, NRc2C(=NRe2)NRc2Rd2, NRc2Rd2, NRc2C(O)Rb2, NRc2C(O)ORa2, NRc2C(O)NRc2Rd2, NRc2S(O)Rb2, NRc2S(O)2 Rb2, NRc2S(O)2NRc2Rd2, S(O)Rb2, S(O)NRc2Rd2, S(O)2 Rb2 y S(O)2NRc2Rd 2 ;
Y es O, S, CRY 1RY2 o NRY3, en donde RY1, RY2 y RY3 se seleccionan cada uno independientemente de H y alquilo C1-4 ;
Z es Cy2 , halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, NO2 , C(O)Rb3, C(O)NRc3Rd3, C(O)ORa3, OC(O)Rb3, OC(O)c3Rd3, C(=NRe3)NRc3Rd3, NRc3C(=NRe3)NRc3Rd3, NRc3Rd3, NRc3C(O)Rb3, NRc3C(O)ORa3, NRc3C(O)NRc3Rd3, NRc3S(O)Rb3, NRc3S(O)2 Rb3, NRc3S(O)2NRc3Rd3 S(O)Rb3, S(O)NRc3Rd3, S(O)2 Rb3, S(O)2NRc3Rd3 y P(O)Rc3Rd3 en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de Cy2 , halo, CN, NO2 , CN, NO2 , ORa3, SRa3, C(O)Rb3, C(O)NRc3Rd3, C(O)ORa3, OC(O)Rb3, OC(O)NRc3Rd3, C(=NRe3)NRc3Rd3, NRc3C(=NRe3)NRc3Rd3, NRc3Rd3, NRc3C(O)Rb3, NRc3C(O)ORa3, NRc3C(O)NRc3Rd3, NRc3S(O)Rb3, NRc3S(O)2 Rb3-NRc3S(O)2NRc3Rd3, S(O)Rb3, S(O)NRc3Rd3, S(O)2 Rb3 y S(O)2NRc3Rd 3 ;
cada R2 y R3 se selecciona independientemente de H, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, NO2 , ORa4, SRa4, C(O)Rb4, C(O)NRc4Rd4, C(O)ORa4, OC(O)Rb4, OC(O)NRc4Rd4, C(=NRe4)NRc4Rd4, NRc4C(=NRe4)NRc4Rd4, NRc4Rd4, NRc4C(O)Rb4, NRc4C(O)ORa4, NRc4C(O)NRc4Rd4, NRc4S(O)Rb4, NRc4S(O)2 Rb4, NRc4S(O)2NRc4Rd4, S(O)Rb4, S(O)NRc4Rd4, S(O)2 Rb4 y S(O)2NRc4Rd4, en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de halo, CN, NO2 , ORa4, SRa4, C(O)Rb4, C(O)NRc4Rd4, C(O)ORa4, OC(O)Rb4, OC(O)NRc4Rd4, C(=NRe4)NRc4Rd4, NRc4C(=NRe4)NRc4Rd4, NRc4Rd4, NRc4C(O)Rb4, NRc4C(O)ORa4, NRc4C(O)NRc4Rd4, NRc4S(O)Rb4, NRc4S(O)2 Rb4, NRc4S(O)2NRc4Rd4, S(O)Rb4, S(O)NRc4Rd4, S(O)2 Rb4 y S(O)2NRc4Rd 4 ;
cada RA1 se selecciona independientemente de H, halo, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, haloalcoxi C1-4, amino, alquilamino C1-4, dialquilamino C2-8, CN, NO2 y OH;
cada RA2 se selecciona independientemente de H, halo, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, haloalcoxi C1-4, amino, alquilamino C1-4, dialquilamino C2-8, CN, NO2 y OH;
cada RA3 se selecciona independientemente de H, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, C(O)RZ y C(O)ORZ , en donde dicho alquilo C1-4 se sustituye opcionalmente mediante fenilo, alcoxi C1-4, haloalcoxi C1-4, CN, NO2 u OH;
RZ es H, alquilo C1-4 o fenilo;
cada Cy1 se selecciona independientemente de arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros y heterocicloalquilo de 4-18 miembros, cada uno de los cuales se sustituye opcionalmente con 1,2, 3 o 4 sustituyentes seleccionados independientemente de RC y1;
cada Cy2 se selecciona independientemente de arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros y heterocicloalquilo de 4-18 miembros, cada uno de los cuales se sustituye opcionalmente con 1,2, 3 o 4 sustituyentes seleccionados independientemente de RC y2;
cada RCy1 y RCy2 se selecciona independientemente de halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, fenilo, cicloalquilo C3-7, heteroarilo de 5-6 miembros y heterocicloalquilo de 4-7 miembros, CN, NO2 , ORa5, SRa5, C(O)Rb5, C(O)NRc5Rd5, C(O)ORa5, OC(O)Rb5, OC(O)NRc5Rd5, C(=NRe5)NRc5Rd5, NRc5C(=NRe5)NRc5Rd5, NRc5Rd5, NRc5C(O)Rb5, NRc5C(O)ORa5, NRc5C(O)NRc5Rd5 NRc5S(O)Rb5, NRc5S(O)2 Rb5, NRc5S(O)2NRc5Rd5, S(O)Rb5,
S(O)Rc5Rd5, S(O)2 Rb5 y S(O)2NRc5Rd5, en donde dicho alquilo C i - 6 , alquenilo C2-6, alquinilo C2-6, fenilo, cicloalquilo C3-7 , heteroarilo de 5-6 miembros y heterocicloalquilo de 4-7 miembros se sustituyen cada uno opcionalmente por 1,2, 3 o 4 sustituyentes seleccionados independientemente de CN, NO2 , ORa5, SRa5, C(O)Rb5, C(O)NRc5Rd5, C(O)ORa5, OC(O)Rb5, OC(O)NRc5Rd5 C(=NRe5)NRc5Rd5, NRc5C(=NRe5)NRc5Rd5, NRc5Rd5, NRc5C(O)Rb5, NRc5C(O)ORa5, NRc5C(O)NRc5Rd5, NRc5S(O)Rb5, NRc5S(O)2 Rb5, NRc5S(O)2NRc5Rd5, S(O)Rb5, S(O)NRc5Rd5, S(O)2 Rb5 y S(O)2NRc5Rd 5 ; cada Ra1, Rb1, Rc1, Rd1, Ra2, Rb2, Rc2, Rd2, Ra3, Rb3, Rc3, Rd3, Ra4, Rb4, Rc4, Rd4, Ra5, Rb5, Rc5 y Rd5 se selecciona independientemente de H, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-6, cicloalquilo C3-10-alquilo C1-6 , (heteroarilo de 5-10 miembros)-alquilo C1-6 y (heterocicloalquilo de 4-10 miembros)-alquilo C1-6, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembro, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-6, cicloalquilo C3-10-alquilo C1-6, (heteroarilo de 5-10 miembros)-alquilo C1-6 y (heterocicloalquilo de 4-10 miembros)-alquilo C1-6 se sustituyen cada uno opcionalmente con 1,2, 3, 4 o 5 sustituyentes seleccionados independientemente de Rg ;
cada Re1, Re2, Re3, Re4 y Re5 se selecciona independientemente de H, alquilo C1-4 y CN;
cada Rg se selecciona independientemente del grupo que consiste en OH, NO2 , CN, halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-4, alcoxi C1-6, haloalcoxi C1-6, ciano-alquilo C1-3, HO-alquilo C1-3, amino, alquilamino C1-6, di(alquilo C1-6)amino, tiol, alquiltio C1-6, alquilsulfinilo C1-6, alquilsulfonilo C1-6, carboxi, aminocarbonilo, alquilcarbonilo C1-6 y alcoxicarbonilo C1-6;
n es 0 o 1;
m es 0 o 1;
p es 0, 1, 2 o 3;
q es 0, 1 o 2;
a es 0 o 1; y
b es 0 o 1,
en donde cualquier grupo cicloalquilo o heterocicloalquilo se sustituye opcionalmente, además, por 1 o 2 grupos oxo. En algunas realizaciones, Y es O.
En algunas realizaciones, Y es NRY3. En algunas realizaciones, Y es NH.
En algunas realizaciones, U es CRU . En algunas realizaciones, U es CH.
En algunas realizaciones, W es N.
En algunas realizaciones, W es CRW . En algunas realizaciones, W es CH.
En algunas realizaciones, X es N.
En algunas realizaciones, X es CRX . En algunas realizaciones, X se selecciona de CH o CNH2.
En algunas realizaciones, A, B, D y E se seleccionan cada uno independientemente de -C(RA1)(RA2)-, -C(RA1)(RA2)-C(RA1)(RA2)-, -C(RA1)(RA2)-O-, -C(RA1)(RA2)-C(=O)- y -C(=O)-, en donde no más de uno de A, B, D y E es -C(RA1)(RA2)-O-, -C(RA1)(RA2)-C(=O)- o -C(=O)-.
En algunas realizaciones, A, B, D y E se seleccionan cada uno independientemente de -C(RA1)(RA2)-, -C(RA1)(RA2)-C(RA1)(RA2)- y -C(RA1)(AA2)-O-, en donde no más de uno de A, B, D y E es -C(RA1)(RA2)-O-.
En algunas realizaciones, A, B, D y E se seleccionan cada uno independientemente de -C(RA1)(RA2)- o -C(RA1)(RA2)-C(RA1)(RA2)-.
En algunas realizaciones, cada RA1 y RA2 se seleccionan independientemente de H, OH y NH2.
En algunas realizaciones, A, B, D y E se seleccionan cada uno independientemente de CH2-, -CH2-CH2- y -CH2O-. En algunas realizaciones, A, B, D y E se seleccionan cada uno independientemente de CH2- o -CH2-CH2-.
En algunas realizaciones, el resto espiro representado por la fórmula a continuación:
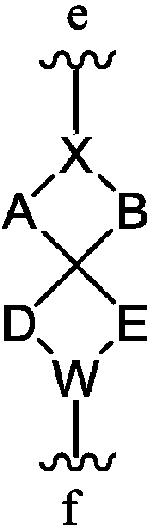
en donde e y f indican puntos de acoplamiento al resto de la molécula, se selecciona de:

En algunas realizaciones, el resto espiro representado por la fórmula a continuación:

en donde e y f indican puntos de acoplamiento al resto de la molécula, se selecciona de:
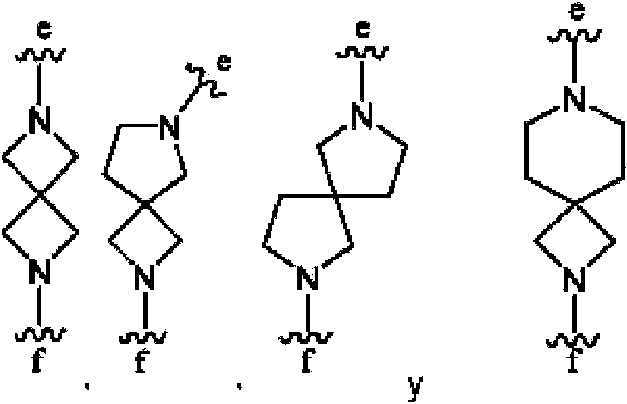
En algunas realizaciones, el resto espiro representado por la fórmula a continuación:

en donde e y f indican puntos de acoplamiento al resto de la molécula, se selecciona de:

En algunas realizaciones, L se selecciona de -alquileno C i - 6 - opcionalmente sustituido con 1, 2 o 3 sustituyentes seleccionados independientemente de halo, CN, OH, alquilo C1-3, alcoxi C1-3, haloalquilo C1-3, haloalcoxi C1-3, amino, alquilamino C1-3 y di(alquilo C1-3)amino.
En algunas realizaciones, L se selecciona de metileno, etileno y -CH2-CH(OH)-.
En algunas realizaciones, L es metileno.
En algunas realizaciones, L se selecciona de -(alquileno C1-4)a-Q-(alquileno C1-4)b-, en donde cualquier grupo alquileno C1-4 del grupo -(alquileno C1-4)a-Q-(alquileno C1-4)b- se sustituye opcionalmente con 1, 2 o 3 sustituyentes seleccionados independientemente de halo, CN, OH, alquilo C1-3, alcoxi C1-3, haloalquilo C1-3, haloalcoxi C1-3, amino, alquilamino C1-3 y di(alquilo C1-3)amino.
En algunas realizaciones, a es 1.
En algunas realizaciones, a es 0.
En algunas realizaciones, b es 1.
En algunas realizaciones, b es 0.
En algunas realizaciones, a y b son cada uno 1.
En algunas realizaciones, a y b son cada uno 0.
En algunas realizaciones, a es 1 y b es 0.
En algunas realizaciones, a es 0 y b es 1.
En algunas realizaciones, L se selecciona de -C(O)-CH2-, -C(O)-CH2-CH2-, C(O), - NH-CH2-, NH, -C(O)-CH(NH2)-, -NH-CH(CH3)-, -N(CH3)-C(O)-, N(CH3)-CH2-, -CH2-CH2-O- y -C(O)-NH-.
En algunas realizaciones, Cy es un grupo fenilo, cicloalquilo C3-18, heteroarilo de 5-10 miembros o heterocicloalquilo de 4-9 miembros enlazador, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RC y.
En algunas realizaciones, Cy es un grupo fenilo, cicloalquilo C3-18, heteroarilo de 5-10 miembros o heterocicloalquilo de 4-9 miembros enlazador, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RC y.
En algunas realizaciones, Cy es un grupo enlazador que tiene la fórmula:


cada uno de los cuales se sustituye opcionalmente con 1,2, 3 o 4 sustituyentes seleccionados independientemente de RCy.
En algunas realizaciones, Cy es un grupo enlazador que tiene la fórmula:
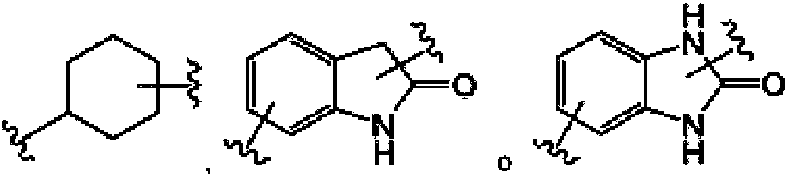
En algunas realizaciones, Z es Cy2 o C(O)NRc3Rd3.
En algunas realizaciones, cada Cy2 se selecciona independientemente de arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros y heterocicloalquilo de 4-10 miembros, cada uno de los cuales se sustituye opcionalmente con 1,2, 3 o 4 sustituyentes seleccionados independientemente de RCy2.
En algunas realizaciones, cada Cy2 se selecciona independientemente de fenilo, cicloalquilo C3-10, heteroarilo de 5-6 miembros y heterocicloalquilo de 4-6 miembros, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy2.
En algunas realizaciones, n es 0.
En algunas realizaciones, n es 1.
En algunas realizaciones, m es 0.
En algunas realizaciones, m es 1.
En algunas realizaciones, p es 0.
En algunas realizaciones, p es 1.
En algunas realizaciones, q es 0.
En algunas realizaciones, q es 1.
En algunas realizaciones, el compuesto de Fórmula I, o una sal farmacéuticamente aceptable de este, es un compuesto de Fórmula IIa, I Ib, IIIa o IIIb:

En algunas realizaciones, el compuesto de Fórmula I, o una sal farmacéuticamente aceptable de este, es un compuesto de Fórmula IVa, IVb, IVc, IVd, IVe o IVf:


o una sal farmacéuticamente aceptable de este.
En algunas realizaciones, el compuesto o sal farmacéuticamente aceptable del compuesto de Fórmula I proporcionado en la presente memoria es cristalino. Según se usa en la presente memoria, "cristalino/a" o "forma cristalina" pretende hacer referencia a una cierta configuración de retículo de una sustancia cristalina. Diferentes formas cristalinas de la misma sustancia típicamente tienen diferentes retículos cristalinos (p. ej., celdas unitarias) que se atribuyen a diferentes propiedades físicas que son características de cada una de las formas cristalinas. En algunas instancias, diferentes configuraciones de retículo tienen diferente contenido de agua o disolvente.
Diferentes formas cristalinas del mismo compuesto o sal pueden tener diferentes propiedades a granel relacionadas, por ejemplo, con la higroscopicidad, solubilidad, estabilidad y similares. Las formas con altos puntos de fusión a menudo tienen buena estabilidad termodinámica, lo que es ventajoso para prolongar la duración de las formulaciones de fármaco que contienen la forma sólida. Las formas con puntos de fusión más bajos a menudo son menos termodinámicamente estables, pero tienen la ventaja de que tienen una mayor solubilidad en agua que se traduce en una mayor biodisponibilidad del fármaco. Las formas que son débilmente higroscópicas son deseables por su estabilidad ante el calor y la humedad y son resistentes a la degradación durante el almacenamiento prolongado. Las diferentes formas cristalinas se pueden identificar mediante métodos de caracterización en estado sólido tales como difracción de polvo de rayos X (XRPD, por sus siglas en inglés). Otros métodos de caracterización tales como la calorimetría diferencial de barrido (DSC, por sus siglas en inglés), análisis termogravimétrico (TGA, por sus siglas en inglés), sorción dinámica de vapor (DVS, por sus siglas en inglés) y similares ayudan a identificar adicionalmente la forma, así como ayudan a determinar la estabilidad y el contenido de disolvente/agua.
Un patrón de XRPD de reflexiones (picos) se considera típicamente como una huella de una forma cristalina particular. Se sabe que las intensidades relativas de los picos de XRPD pueden variar ampliamente dependiendo de, inter alia, la técnica de preparación de la muestra, la distribución del tamaño del cristal, los diversos filtros usados, el procedimiento de montaje de la muestra y el instrumento particular empleado. En algunas instancias, se pueden observar picos nuevos o pueden desaparecer picos existentes, dependiendo del tipo de instrumento o los ajustes. Según se usa en la presente memoria, el término "pico" se refiere a una reflexión que tiene una altura/intensidad de al menos aproximadamente 5 % de la altura/intensidad del pico máximo. Además, la variación del instrumento y otros factores pueden afectar los valores de 2-theta. Por lo tanto, las asignaciones de pico, tales como las notificadas en la presente memoria, pueden variar en más o menos aproximadamente 0,2° (2-theta), y el término "sustancialmente" y "aproximadamente", como se usan en el contexto de XRPD en la presente memoria, pretenden abarcar las variaciones mencionadas anteriormente.
Del mismo modo, las lecturas de temperatura en relación con DSC, TGA u otros experimentos térmicos pueden variar aproximadamente ±3 °C, dependiendo del instrumento, los ajustes particulares, la preparación de la muestra, etc. Por consiguiente, se entiende que una forma cristalina notificada en la presente memoria como que tiene un termograma de DSC "sustancialmente" como se muestra en cualquiera de las Figuras o el término "aproximadamente" se entiende que recogen dicha variación.
La presente invención proporciona formas cristalinas de ciertos compuestos o sales de estos. En algunas realizaciones, el compuesto de Fórmula I es 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, o una sal farmacéuticamente aceptable de este.
En algunas realizaciones, la presente invención proporciona la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida cristalina caracterizada, por ejemplo, por un perfil de XRPD sustancialmente como se muestra en la Figura 5.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-d¡azasp¡ro[3.5]nonan-2-¡l)p¡r¡m¡d¡n-5-il)ox¡)benzam¡da cr¡stal¡na t¡ene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 6,2°, aproximadamente 8,3°, aproximadamente 16,1°, aproximadamente 16,6°, aproximadamente 17,3°, aproximadamente 19,0°, aproximadamente 23,5°, aproximadamente 25,3° y aproximadamente 26,9°.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida cristalina tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 6,2°, aproximadamente 8,3°, aproximadamente 16,1°, aproximadamente 16,6° y aproximadamente 19,0°.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida se puede aislar como una sal de ácido bis-metanosulfónico que puede ser cristalina, que tiene un perfil de XRPD sustancialmente como se muestra en la Figura 6.
En algunas realizaciones, la forma cristalina de la sal de ácido bis-metanosulfónico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 5,6 °, aproximadamente 8,8 °, aproximadamente 10,2 °, aproximadamente 12,6 °, aproximadamente 13,8 °, aproximadamente 15,3 °, aproximadamente 16,2°, aproximadamente 16,8°, aproximadamente 17,6°, aproximadamente 18,6°, aproximadamente 20,3°, aproximadamente 20,9°, aproximadamente 21,2°, aproximadamente 22,7° y aproximadamente 24,6°.
En algunas realizaciones, la forma cristalina de la sal de ácido bis-metanosulfónico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 5,6 °, aproximadamente 8,8 °, aproximadamente 10,2 °, aproximadamente 12,6 °, aproximadamente 13,8°, aproximadamente 15,3°, aproximadamente 16,2°, aproximadamente 16,8°, aproximadamente 17,6°, aproximadamente 18,6°, aproximadamente 20,3 °.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida se puede aislar como una sal de ácido bis-clorhídrico que puede ser cristalina, que tiene un perfil de XRPD sustancialmente como se muestra en la Figura 8.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida se puede aislar como una sal de ácido fumárico, tal como una sal de ácido sesquifumárico que puede ser cristalina. La sal de ácido sesquifumárico cristalina se puede estar hidratada (p. ej., un monohidrato), solvatada (p. ej., contiene un disolvente distinto de agua), o anhidra y no solvatada. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico es sustancialmente anhidra o sustancialmente no solvatada. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico está hidratada o solvatada. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico está hidratada. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico es un monohidrato.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene un perfil de XRPD sustancialmente como se muestra en la Figura 7.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 2,9 °, aproximadamente 5,8 °, aproximadamente 8,7 °, aproximadamente 13,2 °, aproximadamente 16.0 °, aproximadamente 17,6 °, aproximadamente 19,1 °, aproximadamente 20,3°, aproximadamente 20,4°, aproximadamente 20,8°, aproximadamente 21,8°, aproximadamente 22,9°, aproximadamente 23,0°, aproximadamente 23,3°, aproximadamente 24,9° y aproximadamente 26,0°.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 2,9 °, aproximadamente 5,8 °, aproximadamente 8,7 °, aproximadamente 13,2 °, aproximadamente 16.0 °, aproximadamente 17,6 °, aproximadamente 19,1 °, aproximadamente 20,3°, aproximadamente 20,4°, aproximadamente 20,8°, aproximadamente 21,8°, aproximadamente 23,0°, aproximadamente 23,3°, aproximadamente 24,9° y aproximadamente 26,0°.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 2,9 °, aproximadamente 5,8 °, aproximadamente 8,7 °, aproximadamente 13,2 °, aproximadamente 16,0°, aproximadamente 19,1°, aproximadamente 21,8°, aproximadamente 24,9° y aproximadamente 26,0 °.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 2,9 °, aproximadamente 5,8 °, aproximadamente 8,7 °, aproximadamente 13,2 °, aproximadamente 16,0°, aproximadamente 19,1° y aproximadamente 21,8 °.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida se selecciona de la Forma A cristalina, la Forma B cristalina, la Forma C cristalina, la Forma D cristalina, la Forma E cristalina y la Forma F cristalina.
En algunas realizaciones, la Forma A cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida monohidrato tiene un perfil de XRPD sustancialmente como se muestra en la Figura 10.
En algunas realizaciones, la Forma A cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 5,8 °, aproximadamente 13,2 °, aproximadamente 15,9 °, aproximadamente 19,2°, aproximadamente 20,3°, aproximadamente 21,8°, aproximadamente 23,0° y aproximadamente 23,3 °.
En algunas realizaciones, la Forma A cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida monohidrato se caracteriza por un termograma de DSC que tiene un pico endotérmico a aproximadamente 183 °C.
En algunas realizaciones, la Forma A cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida monohidrato se caracteriza por un análisis termográfico (TGA) sustancialmente como se muestra en la Figura 12.
En algunas realizaciones, la Forma A cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida monohidrato se caracteriza por un análisis de sorción dinámica de vapor sustancialmente como se muestra en la Figura 13.
En algunas realizaciones, la Forma B cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene un perfil de XRPD sustancialmente como se muestra en la Figura 15.
En algunas realizaciones, la Forma B cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 6,2 °, aproximadamente 7,8 °, aproximadamente 8,5 °, aproximadamente 10,9 °, aproximadamente 12,6 °, aproximadamente 13,2°, aproximadamente 13,5°, aproximadamente 16,1°, aproximadamente 19,0°, aproximadamente 19,3°, aproximadamente 21,2°, aproximadamente 21,4° y aproximadamente 21,6°.
En algunas realizaciones, la Forma D cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene un perfil de XRPD sustancialmente como se muestra en la Figura 23.
En algunas realizaciones, la Forma D cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 7,2 °, aproximadamente 8,5 °, aproximadamente 11,8 °, aproximadamente 14,5 °, aproximadamente 16,0°, aproximadamente 17,4°, aproximadamente 19,3°, aproximadamente 19,7° y aproximadamente 21,8 °.
En algunas realizaciones, la Forma D cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida se caracteriza por un termograma de DSC que tiene un pico endotérmico a aproximadamente 167 °C.
En algunas realizaciones, la Forma D cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida se caracteriza por un análisis termográfico (TGA) sustancialmente como se muestra en la Figura 18.
En algunas realizaciones, la Forma E cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene un perfil de XRPD sustancialmente como se muestra en la Figura 9.
En algunas realizaciones, la Forma F cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida tiene un perfil de XRPD sustancialmente como se muestra en la Figura 9.
En algunas realizaciones, la Forma F cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida se caracteriza por un análisis termográfico (TGA) sustancialmente como se muestra en la Figura 18.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida es una sal de ácido bencenosulfónico (besilato) que puede ser cristalina.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida es una sal de ácido naftalenodisulfónico (napadisilato) que puede ser cristalina. En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida es una sal de ácido naftaleno-1,5-disulfónico que puede ser cristalina.
En algunas realizaciones, la 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida es una sal de ácido toluenosulfónico (tosilato) que puede ser cristalina.
La presente invención proporciona, además, formas cristalinas del compuesto N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida o una sal farmacéuticamente aceptable de este.
En algunas realizaciones, la presente invención proporciona una forma cristalina de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida, que tiene, por ejemplo, un perfil de XRPD sustancialmente como se muestra en la Figura 1.
En algunas realizaciones, la forma cristalina de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 9,7°, aproximadamente 11,6°, aproximadamente 12,6°, aproximadamente 16,6°, aproximadamente 17,5°, aproximadamente 18,8°, aproximadamente 19,2°, aproximadamente 19,8°, aproximadamente 21,0° y aproximadamente 25,3°.
En algunas realizaciones, la N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida se puede aislar como una sal de ácido fumárico, tal como una sal de ácido sesquifumárico, que puede ser cristalina. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico es sustancialmente anhidra. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico está hidratada o solvatada. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico está hidratada. En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico es un monohidrato.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene un perfil de XRPD sustancialmente como se muestra en la Figura 2.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 5,8 °, aproximadamente 8,7 °, aproximadamente 13,2 °, aproximadamente 16,0 °, aproximadamente 17.4 °, aproximadamente 17,6°, aproximadamente 19,1°, aproximadamente 20,3°, aproximadamente 21,8°, aproximadamente 23,0°, aproximadamente 23,3°, aproximadamente 24,9° y aproximadamente 26,0°.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 5,8 °, aproximadamente 8,7 °, aproximadamente 13,2 °, aproximadamente 16,0 °, aproximadamente 17.4 °, aproximadamente 17,6°, aproximadamente 19,1°, aproximadamente 20,3°, aproximadamente 21,8° y aproximadamente 23,0 °.
En algunas realizaciones, la forma cristalina de la sal de ácido sesquifumárico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 5,8 °, aproximadamente 8,7 °, aproximadamente 13,2 °, aproximadamente 16,0 °, aproximadamente 17,4°, aproximadamente 17,6° y aproximadamente 19,1 °.
En algunas realizaciones, la sal de ácido bis-metanosulfónico de N-etil-2-((4-(7-(((1 r,4r)-4-(et¡lsulfonam¡do)c¡clohex¡l)met¡l)-2,7-d¡azasp¡ro[3.5]nonan-2-¡l)p¡r¡m¡d¡n-5-¡l)ox¡)-5-fluoro-N-¡sopropilbenzam¡da que puede ser cristalina tiene, por ejemplo, un perfil de XRPD sustancialmente como se muestra en la Figura 3.
En algunas realizaciones, la forma cristalina de la sal de ácido bis-metanosulfónico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 5,6 °, aproximadamente 11,0 °, aproximadamente 13,3 °, aproximadamente 16,7 °, aproximadamente 20,1 °, aproximadamente 20,9°, aproximadamente 22,1°, aproximadamente 23,6°, aproximadamente 24,9° y aproximadamente 29,6 °.
En algunas realizaciones, la forma cristalina de la sal de ácido bis-metanosulfónico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos un pico de XRPD, en términos de 2-theta, seleccionado de aproximadamente 5,6 ° y aproximadamente 16,7 °.
En algunas realizaciones, la sal de ácido bis-clorhídrico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida que puede ser cristalina tiene, por ejemplo, un perfil de XRPD sustancialmente como se muestra en la Figura 4.
En algunas realizaciones, la forma cristalina de la sal de ácido bis-clorhídrico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos uno, al menos dos, al menos tres o al menos cuatro picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 4,7 °, aproximadamente 10,7 °, aproximadamente 13,4 °, aproximadamente 15,9 °, aproximadamente 17,0 °, aproximadamente 19,5°, aproximadamente 20,1°, aproximadamente 23,8°, aproximadamente 25,8° y aproximadamente 28,1 °.
En algunas realizaciones, la forma cristalina de la sal de ácido bis-clorhídrico de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida tiene al menos uno o dos picos de XRPD, en términos de 2-theta, seleccionados de aproximadamente 4,7 °, aproximadamente 17,0 ° y aproximadamente 19,5 °.
Se aprecia que ciertos rasgos de la invención que, para mayor claridad, se describen en el contexto de realizaciones separadas, también se pueden proporcionar en combinación en una única realización. A la inversa, varios rasgos de la invención que, para mayor brevedad, se describen en el contexto de una única realización, también se pueden proporcionar por separado o en cualquier subcombinación adecuada.
Según se usa en la presente memoria, la frase "opcionalmente sustituido/a" significa insustituido/a o sustituido/a. Según se usa en la presente memoria, el término "sustituido/a" significa que un átomo de hidrógeno se retira y reemplaza por un sustituyente. El término "sustituido/a" también puede significar que dos átomos de hidrógeno se retiran y reemplazan por un sustituyente divalente tal como un grupo oxo o sulfuro. Se entenderá que la sustitución en un átomo dado está limitada por la valencia.
En varios lugares en la presente memoria descriptiva, los sustituyentes de compuestos de la invención se describen en grupos o en intervalos. Se pretende específicamente que la invención incluya todas y cada subcombinación individual de los miembros de dichos grupos e intervalos. Por ejemplo, se pretende específicamente que el término "alquilo C1-6" describa individualmente metilo, etilo, alquilo C3 , alquilo C4 , alquilo C5 y alquilo C6.
El término "z miembros" (donde z es un número entero) típicamente describe el número de átomos que forman el anillo en un resto donde el número de átomos que forman el anillo es z. Por ejemplo, piperidinilo es un ejemplo de un anillo heterocicloalquilo de 6 miembros, pirazolilo es un ejemplo de un anillo heteroarilo de 5 miembros, piridilo es un ejemplo de un anillo heteroarilo de 6 miembros y 1, 2, 3, 4-tetrahidro-naftaleno es un ejemplo de un grupo cicloalquilo de 10 miembros.
En varios lugares en la presente memoria descriptiva, se describen sustituyentes enlazadores. Se pretende específicamente que cada sustituyente enlazador incluya las formas directa e inversa del sustituyente enlazador. Por ejemplo, -NR(CR'R")n- incluye - NR(CR'R")n- y -(CR'R")nNR-. Cuando la estructura claramente requiere un grupo enlazador, las variables de Markush indicadas para dicho grupo se entienden como grupos enlazadores. Por ejemplo, si la estructura requiere un grupo enlazador y la definición de grupo de Markush para dicha variable incluye "alquilo" o "arilo", entonces se entiende que el "alquilo" o "arilo" representa un grupo alquileno o grupo arileno enlazador, respectivamente.
En varios lugares en la presente memoria descriptiva, se describen varios anillos arilo, heteroarilo, cicloalquilo y heterocicloalquilo. A menos que se especifique de cualquier otra manera, estos anillos se pueden acoplar al resto de la molécula en cualquier miembro del anillo, según lo permita la valencia. Por ejemplo, el término "un anillo piridina" o "piridinilo" puede hacer referencia a un anillo piridin-2-ilo, piridin-3-ilo o piridin-4-ilo.
Para compuestos de la invención en los que una variable aparece más de una vez, cada variable puede ser un resto diferente seleccionado independientemente del grupo que define la variable. Por ejemplo, cuando una estructura se
describe como que tiene dos grupos R que están simultáneamente presentes en el mismo compuesto, los dos grupos R pueden representar diferentes restos seleccionados independientemente del grupo definido para R.
Según se usa en la presente memoria, el término "alquilo C i-j" empleado solo o en combinación con otros términos, se refiere a un grupo hidrocarburo saturado que puede ser de cadena lineal o ramificada, que tiene los carbonos i a j. En algunas realizaciones, el grupo alquilo contiene de 1 a 6 átomos de carbono, o de 1 a 4 átomos de carbono, o de 1 a 3 átomos de carbono. Los ejemplos de restos alquilo incluyen, pero no se limitan a, grupos químicos tales como metilo, etilo, n-propilo, isopropilo, n-butilo, s-butilo y t-butilo. En algunas realizaciones, cuando un grupo alquilo es un grupo enlazador, puede denominarse "alquileno C i-j".
Según se usa en la presente memoria, el término "alcoxi Ci-j" empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -O-alquilo, en donde el grupo alquilo tiene los carbonos i a j. Los grupos alcoxi ilustrativos incluyen metoxi, etoxi y propoxi (p. ej., n-propoxi e isopropoxi). En algunas realizaciones, el grupo alquilo tiene 1 a 3 átomos de carbono.
Según se usa en la presente memoria, "alquenilo Ci-j" empleado solo o en combinación con otros términos, se refiere a un grupo hidrocarburo insaturado que tiene una o más uniones carbono-carbono dobles y que tiene los carbonos i a j. En algunas realizaciones, el resto alquenilo contiene 2 a 6 o 2 a 4 átomos de carbono. Los grupos alquenilo ilustrativos incluyen, pero no se limitan a, etenilo, n-propenilo, isopropenilo, n-butenilo, sec-butenilo y similares.
Según se usa en la presente memoria, "alquinilo Ci-j" empleado solo o en combinación con otros términos, se refiere a un grupo hidrocarburo insaturado que tiene una o más uniones carbono-carbono triples y que tiene los carbonos i a j. Los grupos alquinilo ilustrativos incluyen, pero no se limitan a, etinilo, propin-1 -ilo, propin-2-ilo y similares. En algunas realizaciones, el resto alquinilo contiene 2 a 6 o 2 a 4 átomos de carbono.
Según se usa en la presente memoria, el término "alquilamino Ci-j" empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -NH(alquilo), en donde el grupo alquilo tiene i a j átomos de carbono. En algunas realizaciones, el grupo alquilo tiene 1 a 6 o 1 a 4 átomos de carbono.
Según se usa en la presente memoria, el término "di-Ci-j-alquilamino", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -N(alquilo)2 , en donde cada uno de los dos grupos alquilo tiene, independientemente, i a j átomos de carbono. En algunas realizaciones, cada grupo alquilo tiene independientemente 1 a 6 o 1 a 4 átomos de carbono. En algunas realizaciones, el grupo dialquilamino es -N(alquilo C1-4)2 tal como, por ejemplo, dimetilamino o dietilamino.
Según se usa en la presente memoria, el término "alquiltio Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -S-alquilo, en donde el grupo alquilo tiene i a j átomos de carbono. En algunas realizaciones, el grupo alquilo tiene 1 a 6 o 1 a 4 átomos de carbono. En algunas realizaciones, el grupo alquiltio es alquiltio C1-4 tal como, por ejemplo, metiltio o etiltio.
Según se usa en la presente memoria, el término "tiol", empleado solo o en combinación con otros términos, se refiere a -SH.
Según se usa en la presente memoria, el término "amino", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -NH2.
Según se usa en la presente memoria, el término "haloalcoxi Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -O-haloalquilo que tiene i a j átomos de carbono. Un grupo haloalcoxi ilustrativo es OCF3. Un grupo haloalcoxi ilustrativo adicional es OCHF2. En algunas realizaciones, el grupo haloalcoxi está solo fluorado. En algunas realizaciones, el grupo alquilo tiene 1 a 6 o 1 a 4 átomos de carbono. En algunas realizaciones, el grupo haloalcoxi es haloalcoxi C1-4.
Según se usa en la presente memoria, el término "halo", empleado solo o en combinación con otros términos, se refiere a un átomo de halógeno seleccionado de F, Cl, I o Br. En algunas realizaciones, "halo" se refiere a un átomo de halógeno seleccionado de F, Cl o Br. En algunas realizaciones, el sustituyente halo es F.
Según se usa en la presente memoria, el término "haloalquilo Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo alquilo que tiene de un átomo de halógeno a 2s+1 átomos de halógeno, que pueden ser iguales o diferentes, donde "s" es el número de átomos de carbono en el grupo alquilo, en donde el grupo alquilo tiene i a j átomos de carbono. En algunas realizaciones, el grupo haloalquilo está solo fluorado. En algunas realizaciones, el grupo haloalquilo es fluorometilo, difluorometilo o trifluorometilo. En algunas realizaciones, el grupo haloalquilo es trifluorometilo. En algunas realizaciones, el grupo haloalquilo es 2,2,2-trifluoroetilo. En algunas realizaciones, el grupo haloalquilo es 2,2-difluoroetilo. En algunas realizaciones, el grupo haloalquilo tiene 1 a 6 o 1 a 4 átomos de carbono.
Según se usa en la presente memoria, el término "cianoalquilo Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula CN-(alquilo C i-j)-.
Según se usa en la presente memoria, el término "arilo", empleado solo o en combinación con otros términos, se refiere a un hidrocarburo aromático monocíclico o policíclico (p. ej., que tiene 2, 3 o 4 anillos fusionados), tal como, pero sin limitarse a, fenilo, 1 -naftili, 2-naftilo, antracenilo, fenantrenilo y similares. En algunas realizaciones, arilo es arilo C6-10. En algunas realizaciones, arilo es arilo C6-14. En algunas realizaciones, el grupo arilo es un anillo naftaleno 0 anillo fenilo. En algunas realizaciones, el grupo arilo es fenilo.
Según se usa en la presente memoria, el término "cicloalquilo Ci-j", empleado solo o en combinación con otros términos, se refiere a un resto hidrocarburo cíclico no aromático que tiene i a j átomos de carbono que forman el anillo, que opcionalmente puede contener uno o más grupos alquenileno como parte de la estructura de anillo. Los grupos cicloalquilo pueden incluir sistemas de anillo mono o policíclicos. Los sistemas de anillo policíclicos pueden incluir sistemas de anillo fusionados y espirociclos. También se incluyen en la definición de cicloalquilo los restos que tienen uno o más anillos aromáticos fusionados (es decir, que tienen una unión en común con) con el anillo cicloalquilo, por ejemplo, derivados benzo o pirido de ciclopentano, ciclopenteno, ciclohexano y similares. Un grupo heterocicloalquilo que incluye un resto aromático fusionado (p. ej., arilo o heteroarilo) se puede acoplar a la molécula a través de un átomo de la porción aromática o no aromática. Uno o más átomos de carbono formadores de anillo del grupo cicloalquilo se pueden oxidar para formar enlaces carbonilo. En algunas realizaciones, cicloalquilo es cicloalquilo C3-10, cicloalquilo C3-7 o cicloalquilo C5-6. Los grupos cicloalquilo ilustrativos incluyen ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo, cicloheptilo, ciclopentenilo, ciclohexenilo, ciclohexadienilo, cicloheptatrienilo, norbornilo, norpinilo, norcarnilo y similares. Los grupos cicloalquilo ilustrativos adicionales incluyen ciclopropilo, ciclobutilo, ciclopentilo y ciclohexilo. Los grupos cicloalquilo ilustrativos adicionales, donde el grupo cicloalquilo tiene un resto arilo o heteroarilo fusionado, incluyen tetrahidronafthalen-2-ilo, 2,3-dihidro-1 H-inden-2-ilo; 2,3,4,9-tetrahidro-1H-carbazol-7-ilo; 2,6,7,8-tetrahidrobenzo[cd]indazol-4-ilo; y 5,6,7,8,9,10-hexahidrociclohepta[b]indol-3-ilo.
Según se usa en la presente memoria, el término "heteroarilo", empleado solo o en combinación con otros términos, se refiere a un resto heterocílico aromático monocíclico o policíclico (p. ej., que tiene 2, 3 o 4 anillos fusionados), que tiene uno o más miembros del anillo heteroátomos seleccionados de nitrógeno, azufre y oxígeno. En algunas realizaciones, el grupo heteroarilo tiene 1, 2, 3 o 4 miembros del anillo heteroátomos. En algunas realizaciones, el grupo heteroarilo tiene 1,2 o 3 miembros del anillo heteroátomos. En algunas realizaciones, el grupo heteroarilo tiene 1 o 2 miembros del anillo heteroátomos. En algunas realizaciones, el grupo heteroarilo tiene 1 miembro del anillo heteroátomo. En algunas realizaciones, el grupo heteroarilo tiene 5 a 10 miembros o 5 a 6 miembros. En algunas realizaciones, el grupo heteroarilo tiene 5 miembros. En algunas realizaciones, el grupo heteroarilo tiene 6 miembros. En algunas realizaciones, el grupo heteroarilo es bicíclico de 9 o 10 miembros. En algunas realizaciones, el grupo heteroarilo es bicíclico de 9 miembros. Cuando el grupo heteroarilo contiene más de un miembro del anillo heteroátomo, los heteroátomos pueden ser iguales o diferentes. Los átomos de nitrógeno en el(los) anillo(s) del grupo heteroarilo se pueden oxidar para formar N-óxidos. Los grupos heteroarilo ilustrativos incluyen, pero no se limitan a, piridinilo, pirimidinilo, pirazinilo, piridazinilo, pirrolilo, pirazolilo, azolilo, oxazolilo, isoxazolilo, tiazolilo, isotiazolilo, imidazolilo, furanilo, tiofenilo, triazolilo, tetrazolilo, tiadiazolilo, quinolinilo, isoquinolinilo, indolilo, benzotiofeneilo, benzofuranilo, benzisoxazolilo, benzoimidazolilo, imidazo[1, 2-b]tiazolilo, purinilo, triazinilo y similares. En algunas realizaciones, el grupo heteroarilo es 9H-carbazol-2-ilo; 1 H-benzo[d]imidazol-6-ilo; 1 H-indol-6-ilo; 1 H-indazol-6-ilo; 2H-indazol-4-ilo; 1H-benzo[d][1,2,3]triazol-6-ilo; benzo[d]oxazol-2-ilo; quinolin-6-ilo; o benzo[d]tiazol-2-ilo.
Según se usa en la presente memoria, el término "heterocicloalquilo", empleado solo o en combinación con otros términos, se refiere a un sistema de anillo heterocíclico no aromático, que opcionalmente puede contener una o más insaturaciones como parte de la estructura de anillo y que tiene al menos un miembro del anillo heteroátomo independientemente seleccionado de nitrógeno, azufre y oxígeno. En algunas realizaciones, el grupo heterocicloalquilo tiene 1, 2, 3 o 4 miembros del anillo heteroátomos. En algunas realizaciones, el grupo heterocicloalquilo tiene 1,2 o 3 miembros del anillo heteroátomos. En algunas realizaciones, el grupo heterocicloalquilo tiene 1 o 2 miembros del anillo heteroátomos. En algunas realizaciones, el grupo heterocicloalquilo tiene 1 miembro del anillo heteroátomo. Cuando el grupo heterocicloalquilo contiene más de un heteroátomo en el anillo, los heteroátomos pueden ser iguales o diferentes. Los miembros que forman el anillo ilustrativo incluyen CH, CH2 , C(O), N, NH, O, S, S(O) y S(O)2. Los grupos heterocicloalquilo pueden incluir sistemas de anillo mono o policíclicos (p. ej., que tienen 2, 3 o 4 anillos fusionados). Los anillos policíclicos pueden incluir tanto sistemas fusionados como espirociclos. También se incluyen en la definición de heterocicloalquilo los restos que tienen uno o más anillos aromáticos fusionados (es decir, que tienen una unión en común con) con el anillo no aromático, por ejemplo, 1,2, 3, 4-tetrahidroquinolina, dihidrobenzofurano y similares. Un grupo heterocicloalquilo que incluye un resto aromático fusionado se puede acoplar a la molécula a través de un átomo de la porción aromática o no aromática. Los átomos de carbono o heteroátomos en el(los) anillo(s) del grupo heterocicloalquilo se pueden oxidar para formar un grupo carbonilo, sulfinilo o sulfonilo (u otro enlace oxidado) o se puede cuaternizar un átomo de nitrógeno. En algunas realizaciones, el heterocicloalquilo tiene 5 a 10 miembros, 4 a 10 miembros, 4 a 7 miembros, 5 miembros o 6 miembros. Los ejemplos de grupos heterocicloalquilo incluyen 1, 2, 3, 4-tetrahidro-quinolinilo, dihidrobenzofuranilo, azetidinilo, azepanilo, pirrolidinilo, piperidinilo, piperazinilo, morfolinilo, tiomorfolinilo y piranilo. Los ejemplos de grupos heterocicloalquilo que incluyen uno o más grupos aromáticos fusionados (p. ej., arilo o heteroarilo) incluyen N-(2'-oxoespiro[ciclohexano-1,3'-indolin]-6'-ilo; 1,2,3,4-tetrahidroisoquinolin-6-ilo; 2,3-dihidro-1 H-benzo[d]imidazol-5-ilo; 1,3-dihidroespiro[indeno-2,3'-indolin]-6'-ilo; 2,3-dihidrobenzo[d]oxazol-5-ilo; 1,2-dihidroquinolin-7-ilo; indolin-6-ilo; espiro[ciclopentano-1,3'-indolin]-6'-ilo; espiro[ciclohexano-1,3'-indolin]-6'-ilo; croman-6-ilo; 3,4-dihidro-2H-benzo[b][1,4]oxazin-6-ilo; y benzo[d][1,3]dioxol-5-ilo.
Según se usa en la presente memoria, el término "arilalquilo", empleado solo o en combinación con otros términos, se refiere a un grupo alquilo sustituido por un grupo arilo.
Según se usa en la presente memoria, el término "cicloalquilalquilo", empleado solo o en combinación con otros términos, se refiere a un grupo alquilo sustituido por un grupo cicloalquilo.
Según se usa en la presente memoria, el término "heteroarilalquilo", empleado solo o en combinación con otros términos, se refiere a un grupo alquilo sustituido por un grupo heteroarilo.
Según se usa en la presente memoria, el término "heterocicloalquilalquilo", empleado solo o en combinación con otros términos, se refiere a un grupo alquilo sustituido por un grupo heterocicloalquilo.
Según se usa en la presente memoria, el término "alquilsulfinilo Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -S(=O)-(alquilo Ci-j).
Según se usa en la presente memoria, el término "alquilsulfinilo Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -S(=O)2-(alquilo Ci-j).
Según se usa en la presente memoria, el término "carboxi", empleado solo o en combinación con otros términos, se refiere a un grupo -C(=O)OH.
Según se usa en la presente memoria, el término "alquilcarbonilo Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -C(=O)-(alquilo Ci-j).
Según se usa en la presente memoria, el término "alcoxicarbonilo Ci-j", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -C(=O)O-(alquilo Ci-j).
Según se usa en la presente memoria, el término "aminocarbonilo", empleado solo o en combinación con otros términos, se refiere a un grupo de fórmula -C(=O)NH2.
Los compuestos descritos en la presente memoria pueden ser asimétricos (p. ej., tienen uno o más estereocentros). Se contemplan todos los estereoisómeros, tales como enantiómeros y diastereoisómeros, a menos que se indique de cualquier otra manera. Cuando un nombre o estructura de compuesto no menciona nada con respecto a la estereoquímica de un estereocentro, se contemplan todas las configuraciones posibles en el estereocentro. Los compuestos de la presente invención que contienen átomos de carbono sustituidos asimétricamente se pueden aislar en formas ópticamente activas o racémicas. Los métodos sobre cómo preparar formas ópticamente activas a partir de materiales de partida ópticamente inactivos se conocen en la técnica, tales como mediante resolución de mezclas racémicas o mediante síntesis estereoselectiva. Los isómeros geométricos de olefinas, uniones dobles C=N y similares también pueden estar presentes en los compuestos descritos en la presente memoria, y todos dichos isómeros estables están contemplados en la presente invención. Los isómeros geométricos cis y trans de los compuestos de la presente invención se describen y se pueden aislar como una mezcla de isómeros o como formas isoméricas separadas.
Cuando los compuestos de la invención contienen un centro quiral, los compuestos pueden ser cualquiera de los estereoisómeros posibles. En compuestos con un centro quiral único, la estereoquímica del centro quiral puede ser (R) o (S). En compuestos con dos centros quirales, la estereoquímica de los centros quirales puede ser cada uno independientemente (R) o (S), de manera que la configuración de los centros quirales puede ser (R) y (R), (R) y (S); (S) y (R) o (S) y (S). En compuestos con tres centros quirales, la estereoquímica de cada uno de los tres centros quirales puede ser cada una independientemente (R) o (S), de manera que la configuración de los centros quirales puede ser (R), (R) y (R); (R), (R) y (S); (R), (S) y (R); (R), (S) y (S); (S), (R) y (R); (S), (R) y (S); (S), (S) y (R); o (S), (S) y (S).
La resolución de las mezclas racémicas de compuestos se puede llevar a cabo mediante cualquiera de numerosos métodos conocidos en la técnica. Un método ilustrativo incluye recristalización fraccionada al usar un ácido de resolución quiral que es un ácido orgánico formador de sal, ópticamente activo. Los agentes de resolución adecuados para los métodos de recristalización fraccionada son, por ejemplo, ácidos ópticamente activos, tales como las formas D y L de ácido tartárico, ácido diacetiltartárico, ácido dibenzoiltartárico, ácido mandélico, ácido málico, ácido láctico o los diversos ácidos camforsulfónicos ópticamente activos tales como ácido p-camforsulfónico. Otros agentes de resolución adecuados para métodos de cristalización fraccionada incluyen formas estereoisoméricamente puras de ametilbencilamina (p. ej., las formas S y R, o formas diastereoisoméricamente puras), 2-fenilglicinol, norefedrina, efedrina, N-metilefedrina, ciclohexiletilamina, 1 ,2-diaminociclohexano y similares.
La resolución de mezclas racémicas también se puede llevar a cabo mediante elución en una columna rellena con un agente de resolución ópticamente activo (p. ej., dinitrobenzoilfenilglicina). Un experto en la técnica puede determinar la composición del disolvente de elución adecuado.
Cuando se nombre o representa un compuesto descrito sin indicar la estereoquímica de uno o más estereocentros, se contempla que esté abarcado cada uno de los estereoisómeros resultantes de las posibles estereoquímicas en
el(los) estereocentro(s) indefinido(s). Por ejemplo, si un estereocentro no está designado como R o S, entonces se contemplan cualquiera o ambos.
Los compuestos de la invención también incluyen formas tautoméricas. Las formas tautoméricas resultan del intercambio de una unión simple con una unión doble adyacente junto con la migración concomitante de un protón. Las formas tautoméricas incluyen tautómeros prototrópicos que son estados de protonación isoméricos que tienen la misma fórmula empírica y carga total. Los tautómeros prototrópicos ilustrativos incluyen pares de cetona - enol, pares de amida - ácido imídico, pares de lactama - lactima, pares de amida - ácido imídico, pares de enamina - imina y formas anulares donde un protón puede ocupar dos o más posiciones de un sistema heterocíclico, por ejemplo, 1H- y 3H-imidazol, 1H-, 2H- y 4H- 1,2, 4-triazol, 1H- y 2H-isoindol y 1H- y 2H-pirazol. Las formas tautoméricas pueden estar en equilibrio o estéricamente bloqueadas en una forma mediante sustitución apropiada.
Los compuestos de la invención también pueden incluir todos los isótopos de átomos que aparecen en los compuestos intermediarios o finales. Los isótopos incluyen los átomos que tienen el mismo número atómico, pero diferentes números de masa. Los isótopos de átomos constituyentes de los compuestos de la invención pueden estar presentes en una abundancia natural o no natural. Los ejemplos de isótopos de hidrógeno incluyen deuterio y tritio. En algunas realizaciones, los compuestos de la invención están deuterados, lo que significa que al menos un átomo de deuterio está presente en el lugar de un átomo de hidrógeno. En algunas realizaciones, 1,2, 3, 4, 5, 6, 7 u 8 hidrógenos en un compuesto de la invención se reemplazan por deuterio. Los métodos para reemplazar hidrógeno con deuterio en una molécula se conocen en la técnica.
El término "compuesto", según se usa en la presente memoria, pretende incluir todos los estereoisómeros, isómeros geométricos, tautómeros e isótopos de las estructuras representadas. Se contempla que los compuestos en la presente memoria identificados mediante nombre o estructura como una forma tautomérica particular incluyan otras formas tautoméricas a menos que se especifique de cualquier otra manera (p. ej., en el caso de anillos purina, a menos que se indique de cualquier otra manera, cuando el nombre o estructura del compuesto tiene el tautómero 9H, se entiende que también se abarca al tautómero 7H).
Todos los compuestos y sales farmacéuticamente aceptables de estos se pueden encontrar junto con otras sustancias tales como agua y disolventes (p. ej., hidratos y solvatos) o se pueden aislar.
En algunas realizaciones, los compuestos de la invención, o sales de estos, o formas cristalinas de cualquiera de los mencionados anteriormente, se purifican o aíslan sustancialmente. Se entiende por "aislado sustancialmente" que el compuesto está al menos parcialmente o sustancialmente separado del ambiente en el que se formó o detectó. La separación parcial puede incluir, por ejemplo, una composición enriquecida en un compuesto de la invención. La separación sustancial puede incluir composiciones que contienen al menos aproximadamente 50 %, al menos aproximadamente 60 %, al menos aproximadamente 70 %, al menos aproximadamente 80 %, al menos aproximadamente 90 %, al menos aproximadamente 95 %, al menos aproximadamente 97 % o al menos aproximadamente 99 % en peso de los compuestos de la invención, o sales de estos. En algunas realizaciones, los compuestos de la invención, o sales de estos, o formas cristalinas de cualquiera de los mencionados anteriormente, se pueden preparar con una pureza de aproximadamente 75 % o más, 80 % o más, 85 % o más, 90 % o más, 95 % o más, 98 % o más o 99 % o más.
La frase "farmacéuticamente aceptable" se emplea en la presente memoria para hacer referencia a aquellos compuestos, materiales, composiciones y/o formas de dosificación que son, dentro del alcance del juicio médico razonable, adecuados para su uso en contacto con los tejidos de seres humanos y animales, sin toxicidad, irritación, respuesta alérgica u otro problema o complicación excesivo, proporcional a una relación riesgo/beneficio razonable.
Las expresiones, "temperatura ambiente" y "temperatura ambiental", según se usan en la presente memoria, se entienden en la técnica, y hacen referencia generalmente a una temperatura, p. ej., una temperatura de reacción, que es aproximadamente la temperatura de la habitación en la que se lleva a cabo la reacción, por ejemplo, una temperatura de aproximadamente 20 °C a aproximadamente 30 °C.
La presente invención también incluye sales farmacéuticamente aceptables de los compuestos descritos en la presente memoria. Según se usa en la presente memoria, "sales farmacéuticamente aceptables" se refiere a derivados de los compuestos descritos en donde el compuesto original se modifica al convertir un resto ácido o base existente en su forma de sal. Los ejemplos de sales farmacéuticamente aceptables incluyen, pero no se limitan a, sales de ácido mineral u orgánico de residuos básicos tales como aminas; sales álcali u orgánicas de residuos ácidos tales como ácidos carboxílicos; y similares. Las sales farmacéuticamente aceptables de la presente invención incluyen las sales no tóxicas convencionales del compuesto original formadas, por ejemplo, a partir de ácidos inorgánicos u orgánicos no tóxicos. Las sales farmacéuticamente aceptables de la presente invención se pueden sintetizar a partir del compuesto original que contiene un resto básico o ácido mediante métodos químicos convencionales. Generalmente, dichas sales se pueden preparar al hacer reaccionar las formas de ácido o base libres de estos compuestos con una cantidad estequiométrica de la base o ácido apropiado en agua o en un disolvente orgánico, o en una mezcla de los dos; generalmente, se prefieren medios no acuosos como éter, acetato de etilo, alcoholes (p. ej., metanol, etanol, isopropanol o butanol) o acetonitrilo (MeCN). Se encuentran listas de sales adecuadas en Remington's Pharmaceutical
Sciences, 17a Ed., (Mack Publishing Company, Easton, 1985), pág. 1418, Berge et al., J. Pharm. Sci., 1977, 66(1), 1 19 y en Stahl et al., Handbook of Pharmaceutical Salts: Properties, Selection, and Use, (Wiley, 2002).
Según se usan en la presente memoria los términos "sujeto" y "paciente" se pueden usar de forma intercambiable, y significa un mamífero que necesita tratamiento, p. ej., animales de compañía (p. ej., perros, gatos y similares), animales de granja (p. ej., vacas, cerdos, caballos, ovejas, cabras y similares) y animales de laboratorio (p. ej., ratas, ratones, cobayos y similares). Típicamente, el sujeto o paciente es un ser humano que necesita tratamiento.
Síntesis
Los compuestos de la invención, incluidas sales de estos, se pueden preparar al usar técnicas de síntesis orgánica conocidas y se pueden sintetizar según cualquiera de numerosas vías de síntesis posibles.
Las reacciones para preparar compuestos de la invención se pueden llevar a cabo en disolventes adecuados que un experto en la técnica de síntesis orgánica puede seleccionar sin inconvenientes. Los disolventes adecuados pueden ser sustancialmente no reactivos con los materiales de partida (reactivos), los intermediarios o productos a las temperaturas en las que se llevan a cabo las reacciones, p. ej., temperaturas que pueden variar desde la temperatura de congelación del disolvente a la temperatura de ebullición del disolvente. Una reacción dada se puede llevar a cabo en un disolvente o una mezcla de más de un disolvente. Dependiendo de la etapa de reacción particular, el experto en la técnica puede seleccionar los disolventes adecuados para una etapa de reacción particular.
La preparación de compuestos de la invención puede implicar la protección y desprotección de varios grupos químicos. Un experto en la técnica puede determinar sin inconvenientes la necesidad de protección y desprotección, y la selección de grupos protectores apropiados ("Pg"). La química de grupos protectores ("Pg") se puede encontrar, por ejemplo, en P. G. M. Wuts y T. W. Greene, Protective Groups in Organic Synthesis, 4a Ed., Wiley & Sons, Inc., New York (2006), que se incorpora en la presente memoria por referencia en su totalidad.
Los compuestos de la invención se pueden preparar al emplear métodos convencionales que utilizan reactivos y materiales de partida disponibles sin inconvenientes. Los reactivos usados en la preparación de los intermediarios de la presente invención se pueden obtener comercialmente o se pueden preparar mediante procedimientos estándares descritos en la literatura. También se pueden utilizar varias tecnologías tales como química de fase sólida, química de microondas o química de flujo etc., para sintetizar compuestos intermediarios o finales. Además, otros métodos para preparar compuestos de la invención serán evidentes sin inconvenientes para el experto en la técnica en virtud de la siguiente reacción y esquemas y ejemplos. A menos que se indique de cualquier otra manera, todas las variables son como se definen a continuación. El método de síntesis adecuado se describe en las siguientes referencias: March, Advanced Organic Chemistry, 3a edición, John Wiley & Sons, 1985; Greene and Wuts, Protective Groups in Organic Chemistry, 2a edición, John Wiley & Sons 1991; y Larock, Comprehensive Organic Transformations, 4a edición, VCH publishers Inc., 1989. Además, en cualquier síntesis, uno o más de los reactivos, intermediarios o sustancias químicas se pueden usar en una cantidad en exceso para garantizar que se complete la reacción. Las temperaturas de reacción adecuadas generalmente varían de aproximadamente 0 °C a aproximadamente el punto de ebullición del disolvente. Más típicamente, las temperaturas son suficientemente altas para posibilitar el reflujo, por ejemplo, aproximadamente 68 °C para tetrahidrofurano. En algunos casos, tales como condiciones con microondas, la temperatura de reacción puede superar el punto de ebullición del disolvente.
Los compuestos de la invención se pueden sintetizar mediante los métodos descritos en los Esquemas 1-3 a continuación. Muchas de las etapas sintéticas se describen bien en F.A. Carey, R.J. Sundberg, Advanced Organic Chemistry, 2a ed., publicación de Plenum en 1983. La síntesis de varios heterociclos sustituidos con hidroxilo está bien documentada en la literatura y se puede sintetizar mediante métodos en la literatura. La síntesis general de anillos heterocíclicos útiles se señala en The Handbook of Heterocyclic Chemistry, Alan R. Katritzky; Pergamon Press, NY, EE. UU., 1a ed. 1986. Los intermediarios representados también pueden estar disponibles como reactivos comerciales de numerosos vendedores.

Los compuestos de la invención se pueden sintetizar mediante numerosos métodos, basados en el análisis retrosintético de dianas finales. Los métodos ilustrativos se muestran en las vías A, B y C.
Vía A : Este método implica el acoplamiento del Intermediario I de amina con varios aldehidos, aminas, ácidos, haluros de arilo y similares. Los aldehidos y cetonas se pueden condensar con el Intermediario I mediante aminación reductora. Este método implica la reacción de aldehidos o cetonas con amina en presencia de un agente reductor (p. ej., cianoborohidruro de sodio o cianoborohidruro de triacetoxi sodio). En la técnica se conocen varios métodos alternativos para la reacción de aminas con aldehido y cetonas en condiciones reductoras. Por ejemplo, estas reacciones se pueden llevar a cabo en varios disolventes próticos y apróticos y a temperaturas de -78 °C hasta condiciones de reflujo. Un método implica la reacción de aminas con aldehidos o cetonas en disolventes tales como, por ejemplo, metanol, etanol, tetrahidrofurano, diclorometano o 1,2-dicloroetano o una combinación de estos en presencia de un agente reductor (p. ej., borohidruro de triacetoxi sodio o cianoborohidruro de sodio) entre RT y condiciones de reflujo en presencia o ausencia de un reactor de microondas.
Via B: Este método implica el acoplamiento del Intermediario II con el Intermediario III. El Intermediario II (W = NH) se puede sintetizar, por ejemplo, a partir de varias aminas espirociclicas al usar procedimientos sintéticos conocidos, como se describen en la literatura y mediante métodos conocidos para un experto en la técnica. Por ejemplo, el Intermediario III se puede sintetizar mediante cualquiera de los diversos métodos descritos más adelante. El grupo saliente (LVG, por sus siglas en inglés) puede ser cualquier grupo adecuado, tal como, por ejemplo, un halógeno, mesilato, tosilato o cualesquiera otros grupos que pueden ser adecuados para sustitución nucleófila catalizada por base o por desplazamiento catalizado por metal (p. ej., cobre, paladio y similares). Estos métodos están bien descritos en Handbook of Reagents for Organic Synthesis, Catalyst Components for Coupling Reactions; Gary Molander, 1a edición, 2013; John Wiley & sons. Un método implica la reacción de derivados halo del Intermediario III con amina en disolventes próticos o apróticos en presencia de base orgánica o inorgánica a temperatura elevada. Un ejemplo adicional implica el tratamiento de derivados cloro del Intermediario III con una amina en un disolvente aprótico (p. ej., DMF o DMSO) en presencia de una base orgánica (p. ej., trietilamina o piridina) a temperaturas elevadas. Para compuestos del Intermediario II, donde W es carbono, la reacción se puede llevar a cabo, por ejemplo, mediante una reacción de acoplamiento cruzado de boronatos de vinilo de espiroaminas con el Intermediario III, y la posterior hidrogenación para proporcionar análogos de carbono.
Via C : El compuesto final se puede sintetizar a partir del Intermediario IV mediante modificación del grupo funcional. El grupo funcional puede ser, por ejemplo, un ácido, alcohol, amina, haluro de arilo y similares. Esta reacción utiliza aminas con varios agentes acilantes (p. ej., cloruro de acilo, cloruro de sulfonilo, isocianatos y similares). Alternativamente, los grupos funcionales tales como ácido se pueden convertir en amidas. Los haluros de arilo se pueden convertir en el producto deseado al usar métodos convencionales conocidos para otros grupos funcionales y muchas de estas transformaciones de grupo funcional se conocen en la literatura y se describen en "Comprehensive Organic Transformations: A Guide to Functional Group Preparations" de Richard C. Larock, edición 2, 1999, Wiley & Sons. Una transformación de grupo funcional implica la reacción de una amina con varios agentes acilantes (p. ej., cloruro de acilo o cloruro de sulfonilo) en presencia de un disolvente aprótico y base. Otro ejemplo implica la reacción de una amina con cloruro de sulfonilo en diclorometano en presencia de una base orgánica (p. ej., piridina, trimetilamina y similares).

El intermediario I se puede sintetizar mediante numerosos métodos como se representan en el Esquema 2. Los métodos ilustrativos se muestran en las vías D, E y F.
Vía D: El método empleado en la vía D es análogo al método empleado en la vía B (Esquema 1). Para espirodiaminas, una de las funcionalidades amina se puede proteger selectivamente para llevar a cabo la reacción de manera regioselectiva. Los grupos protectores se eligen de manera que puedan ser compatibles con otros grupos funcionales y sus transformaciones, y se pueden retirar selectivamente. Se conocen varios grupos protectores amina en la literatura y están bien documentados en Greene's Protective Groups in Organic Synthesis de Peter G. M. Wuts & Theodora W. Greene; 4a edición; 2006, Wiley-Interscience. El grupo protector amina usado comúnmente incluye, por ejemplo, terc-butoxicarbonilo que se escinde en una condición ácida en disolventes apróticos. Un método ilustrativo comprende el uso de ácido trifluoroacético o gas de clorhidrato en disolventes apróticos (p. ej., 1,4-dioxano, diclorometano y similares) a RT.
Vía E: El grupo funcional Fg del Intermediario V puede sufrir varias transformaciones de grupo funcional para preparar el Intermediario I. Dichas transformaciones están bien documentadas en la literatura, por ejemplo, como en Advanced Organic Chemistry: Reactions, Mechanisms, and Structure, de Jerry March, Wiley-Interscience; 6 edición 2007. Una reacción ilustrativa implica el acoplamiento cruzado de un haluro de arilo (p. ej., donde Fg es un halógeno) del Intermediario V con varios boronatos, reactivos de estaño y similares. Estas reacciones de acoplamiento cruzado se pueden realizaron con varios catalizadores metálicos (p. ej., cobre, paladio, rodio y similares) en una variedad de disolventes próticos/apróticos o combinación de estos, en presencia de bases inorgánicas u orgánicas a temperaturas que varían de RT a temperaturas elevadas. También se puede usar un reactor de microondas opcional. Un método ilustrativo implica la reacción de un derivado cloro o bromo del Intermediario V con un reactivo de Suzuki arilo en presencia de un catalizador de paladio en varios disolventes (p. ej., DMF, tolueno/agua y similares) a temperatura elevada en presencia de base inorgánica (p. ej., carbonato de cesio o fosfato de potasio). En ciertos casos se puede llevar a cabo una funcionalización adicional para llegar al compuesto deseado. Por ejemplo, un grupo halo Fg en el Intermediario V se puede convertir en un ácido y se puede convertir, adicionalmente, en una amida, alcohol, éter y similares. De manera similar, el grupo halo Fg del Intermediario V se puede convertir en un grupo ciano, que se puede convertir adicionalmente en otros grupos funcionales como se sabe en la técnica.
Vía F: Este método implica reacciones de fenoles, tioles, anilinas con 3-halopiridinas o 5-halo pirimidina al usar reacciones mediadas por metal. El desplazamiento nucleófilo de 3-halopiridinas o 5-halo pirimidina mediante fenoles, anilinas y tioles de arilo se conoce en la literatura como se describe, por ejemplo, en Copper-Mediated Cross-Coupling Reactions de Gwilherm Evano & Nicolas Blanchard de John Wiley & Sons, edición 1, 2013. Por ejemplo, el Intermediario VII se puede sintetizar a partir de una 3,4-di halopiridina o una 4,5-dihalo pirimidina mediante reacción con una espiroamina al usar métodos similares a los descritos en la Vía B. Además, el análogo carbono se puede sintetizar, por ejemplo, mediante reacción de acoplamiento cruzado del Intermediario VII con varios haluros de alquil zinc en presencia de catalizador metálico como se describe en "Applied Cross-Coupling Reactions" de Yasushi Nishihara Springer Science, edición 1, 2013. Un método ilustrativo implica la reacción de bromuro de bencil zinc con catalizador de paladio en un disolvente aprótico (p. ej., dietiléter o tetrahidrofurano) a temperatura elevada en presencia o ausencia de un reactor de microondas. Los fenoles sustituidos con fluoro, anilinas y tioles se conocen en la literatura y se pueden sintetizar mediante varios métodos conocidos para el experto en la técnica.
Existen varios métodos disponibles para la síntesis del Intermediario III que contienen un éter de pirimida-fenol. Algunos de los métodos se ilustran en el Esquema 3, Vías A y B
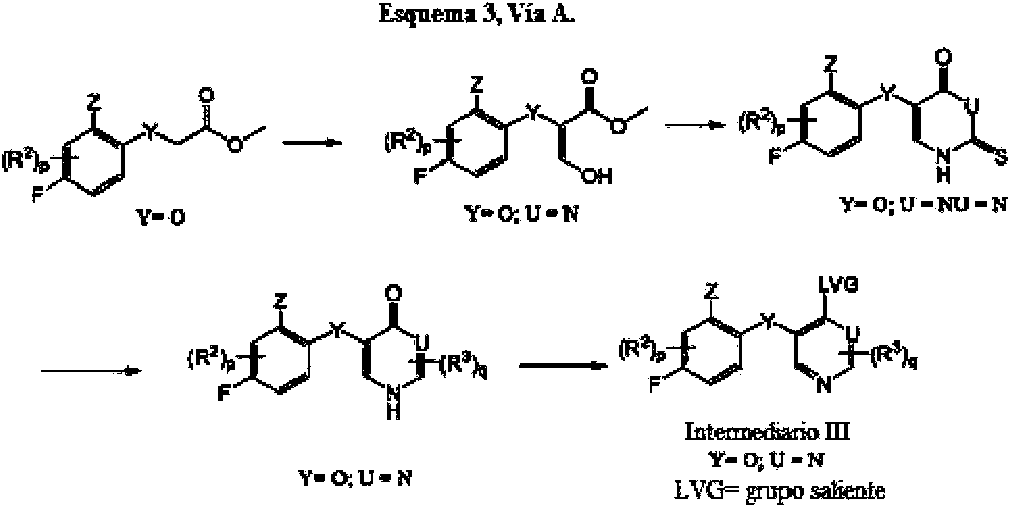
El Esquema 3, Vía A implica la reacción de un fenol con un acetato de 2-halo. Este método se conoce en la literatura y se describe, por ejemplo, en Journal of Medicinal Chemistry (1980), 23(9), 1026-31. Esta reacción se logra al convertir un fenol en el fenolato correspondiente mediante reacción con un hidruro de metal en un disolvente aprótico (p. ej., DMF, THF y similares). Un ejemplo implica la reacción de fenol con hidruro de sodio en un disolvente apróticos (p. ej., DMF), con la posterior adición de metilcloroacetato en la misma cuba a una temperatura que varía de -78 °C a Rt . El intermediario de 2-fenoxiacetato se condensa adicionalmente con formaldehído en presencia de un hidruro metálico (p. ej., NaH) en un disolvente aprótico, como se describe en la primera etapa. Este intermediario después se hace reaccionar con tiourea en un disolvente prótico (p. ej., alcohol) a temperatura elevada para proporcionar un intermediario de 2-tiopirimidina. La tiopirimidina se puede reducir hasta pirimidina o convertirse en pirimidina sustituida en 2 mediante varias vías de síntesis conocidas en la literatura. Un método ilustrativo implica la reducción de tiopirimidina en pirimidina en condiciones de hidrogenación catalizadas por metal (p. ej., níquel en un disolvente prótico tal como etanol y similares). El intermediario de 4-pirimidona después se puede convertir en una 4-halopirimidona mediante reacción con un disolvente clorante (p. ej., cloruro de tionilo, tricloruro de fósforooxi y similares) ya sea puro o en un disolvente aprótico (p. ej., tolueno, THF y similares) a temperatura elevada. Alternativamente, la 4-pirimidona se puede hacer reaccionar con un cloruro de sulfonilo (p. ej., cloruro de metano sulfonilo o cloruro de trifluorometano sulfonilo) para generar un sulfonato como un grupo saliente adecuado para desplazamiento nucleófilo, que se puede utilizar adicionalmente para preparar los compuestos deseados como se describen en la presente memoria en los Esquemas 1 y 2.

La primera etapa en el Esquema 3, Vía B, implica el acoplamiento de fenol con 5-halopirimidina como se describe, por ejemplo, en Organic Letters, 14(1), 170-173; 2012, o en Journal of Organic Chemistry, 75(5), 1791-1794; 2010. La pirimidina resultante después se puede oxidar con un perácido en un disolvente aprótico a RT para proporcionar un N-óxido de pirimidina. Un método ilustrativo implica la reacción de éter de pirimidina con ácido meta-percloro perbenzoico en un disolvente halogenado (p. ej., diclorometano, 1,2-dicloroetano y similares) como se describe en J. Org. Chem., 1985, 50 (17), págs. 3073-3076. El intermediario bruto se puede tratar, adicionalmente, con tricloruro de fósforooxi o pentacloruro de fósforo para proporcionar el Intermediario III como se describe en la Sol. de patente Int. núm. WO 2009/137733.
Métodos de uso
Los compuestos de la invención son inhibidores de la interacción de menina con MLL y proteínas de fusión de MLL. En algunas realizaciones, la presente invención se refiere a un método para inhibir la interacción entre menina y MLL o una proteína de fusión de MLL al poner en contacto la menina y MLL o la proteína de fusión de MLL con un compuesto de la invención. La puesta en contacto se puede llevar a cabo in vitro o in vivo. En algunas realizaciones, los compuestos de la invención se pueden unir a menina e interferir de esta manera en la unión de MLL a menina. En algunas realizaciones, la presente invención proporciona un método para inhibir la actividad de menina al poner en contacto la menina con un compuesto de la invención en presencia de MLL o una proteína de fusión de MLL. En realizaciones adicionales, la presente invención proporciona un método para inhibir la unión de MLL o una proteína de fusión de MLL a menina, que comprende poner en contacto menina con un compuesto de la invención en presencia de MLL o proteína de fusión de MLL.
Los compuestos de la invención son también útiles para tratar enfermedades asociadas a la interacción menina-MLL o la interacción menina-proteína de fusión de MLL. Por ejemplo, las enfermedades y afecciones que se pueden tratar según los métodos de la invención incluyen cáncer, tales como leucemia, y otras enfermedades o trastornos mediados por la interacción menina-MLL o la interacción menina-proteína de fusión de MLL tal como la diabetes.
Por consiguiente, se cree que los compuestos de la invención son eficaces contra una amplia gama de cánceres que incluyen, pero no se limita a, cáncer hematológico (p. ej., leucemia y linfoma), cáncer de vejiga, cáncer cerebral (p. ej., glioma, glioma protuberancial intrínseco difuso (DIPG, por sus siglas en inglés)), cáncer de mama (p. ej., cáncer de mama triple negativo, cáncer de mama positivo para receptor de estrógenos (es decir, cáncer de mama ER+)), cáncer colorrectal, cáncer de cuello de útero, cáncer gastrointestinal (p. ej., carcinoma colorrectal, cáncer gástrico) cáncer genitourinario, cáncer de vías respiratorias y digestivas altas, cáncer hepático, cáncer de pulmón, melanoma, cáncer de ovario, cáncer pancreático, cáncer de próstata (p. ej., cáncer de próstata resistente a castración), cáncer renal (p. ej., carcinoma de células renales), cáncer cutáneo, cáncer de tiroides (p. ej., carcinoma de tiroides papilar), cáncer testicular, sarcoma (p. ej., sarcoma de Ewing) y cánceres relacionados con el sida. En algunas realizaciones, el cáncer se asocia a un gen de MLL reordenado. En algunas realizaciones, la patofisiología del cáncer depende del gen de MLL. En algunas realizaciones, el cáncer se asocia a un mutante p53 de ganancia funcional.
En algunas realizaciones, los cánceres específicos que se pueden tratar mediante los compuestos, composiciones y métodos descritos en la presente memoria incluyen cánceres cardíacos tales como, por ejemplo, sarcoma (p. ej., angiosarcoma, fibrosarcoma, rabdomiosarcoma y liposarcoma), mixoma, rabdomioma, fibroma, lipoma y teratoma; cánceres de pulmón que incluyen, por ejemplo, carcinoma broncógeno (p. ej., de células escamosas, microcítico indiferenciado, de células grandes indiferenciado y adenocarcinoma), carcinoma alveolar y bronquiolar, adenoma bronquial, sarcoma, linfoma, hamartoma condromatoso, mesotelioma, cáncer de pulmón no microcítico, cáncer de pulmón microcítico, adenomas/carcinoides bronquiales y blastoma pleuropulmonar; cáncer gastrointestinal que incluye, por ejemplo, cánceres de esófago (p. ej., carcinoma de células escamosas, adenocarcinoma, liomiosarcoma y linfoma), cánceres de estómago (p. ej., carcinoma, linfoma y liomiosarcoma), cánceres de páncreas (p. ej., adenocarcinoma ductal, insulinoma, glucagonoma, gastrinoma, tumores carcinoides y vipoma), cánceres de intestino delgado (p. ej., adenocarcinoma, linfoma, tumores carcinoides, sarcoma de Kaposi, leiomioma, hemangioma, lipoma, neurofibroma y fibroma), cánceres de intestino grueso o colon, (p. ej., adenocarcinoma, adenoma tubular, adenoma velloso, hamartoma y liomioma) y otros cánceres del tracto digestivo (p. ej., cáncer anal, cáncer anorrectal, cáncer de apéndice, cáncer del canal anal, cáncer de lengua, cáncer de vesícula, tumor estromal gastrointestinal (GIST, por sus siglas en inglés), cáncer de colon, cáncer colorrectal, cáncer de ducto biliar extrahepático, cáncer de ducto biliar intrahepático, cáncer rectal y cáncer de intestino delgado); cánceres del tracto genitourinario que incluyen, por ejemplo, cánceres de riñón (p. ej., adenocarcinoma, tumor de Wilm (nefroblastoma), linfoma y leucemia), cánceres de vejiga y uretra (p. ej., carcinoma de células escamosas, carcinoma de células de transición y adenocarcinoma), cánceres de próstata (p. ej., adenocarcinoma y sarcoma), cánceres de los testículos (p. ej., seminoma, teratoma, carcinoma embrionario, teratocarcinoma, coriocarcinoma, sarcoma, carcinoma de células intersticiales, fibroma, fibroadenoma, tumores adenomatoides y lipoma), así como cáncer de células de transición, cáncer de células de transición de la pelvis renal y uréter y otros órganos urinarios, cáncer de uretra y cáncer de vejiga urinaria; cánceres hepáticos que incluyen, por ejemplo, hepatoma (p. ej., carcinoma hepatocelular), colangiocarcinoma, hepatoblastoma, angiosarcoma, adenoma hepatocelular y hemangioma; cánceres óseos que incluyen, por ejemplo, sarcoma osteógeno (osteosarcoma), fibrosarcoma, histiocitoma fibroso maligno, condrosarcoma, sarcoma de Ewing, linfoma maligno (sarcoma de células reticulares), mieloma múltiple, cordoma tumroal de células gigantes maligno, osteocrondroma (exostosis osteocartilaginosa), condroma benigno, condroblastoma, condromixofibroma, osteoma osteoide y tumores de células gigantes; cánceres del sistema nervioso que incluyen, por ejemplo, cánceres del cráneo (p. ej., osteoma, hemangioma, granuloma, xantoma y osteítis deformante); cánceres de las meninges (p. ej., meningioma, meningiosarcoma y gliomatosis); cánceres de cerebro (p. ej., astrocitoma, meduloblastoma, glioma, ependimoma, germinoma (pinealoma), glioblastoma multiforme, oligodendroglioma, schwannoma, retinoblastoma y tumores congénitos); cánceres de la médula espinal (p. ej., neurofibroma, meningioma, glioma y sarcoma) y otros cánceres del sistema nervioso (p. ej., glioma del tronco encefálico, glioma protuberancial intrínseco difuso (DIPG), tumor cerebral, cáncer del sistema nervioso central, astrocitoma cerebelar, astrocitoma cerebral/glioma maligno, astrocitoma cerebelar infantil, astrocitoma cerebral infantil, linfoma del sistema nervioso central primario, glioma de la vía óptica e hipotalámico, linfoma del sistema nervioso, tumores neuroectodeimales primitivos supratentoriales, pineoblastoma y tumores neuroectodérmicos primitivos supratentoriales); cánceres ginecológicos que incluyen, por ejemplo, cánceres de útero (p. ej., carcinoma de endometrio), cánceres de cuello uterino (p. ej., carcinoma cervical y displasia cervical pretumoral), cánceres de ovario (p. ej., carcinoma de ovario que incluye cistoadenocarcinoma seroso, cistoadenocarcinoma mucinoso, carcinoma no clasificado, tumores de células tecales granulosas, tumores de células de Sertoli Leydig, disgerminoma y teratoma maligno), cánceres de vulva (p. ej., carcinoma de células escamosas, carcinoma intraepitelial, adenocarcinoma, fibrosarcoma y melanoma), cánceres de vagina (p. ej., carcinoma de células claras, carcinoma de células escamosas, sarcoma botrioide y rabdomiosarcoma embrionario) y cánceres de los tubos de Fallopio (p. ej., carcinoma); otros cánceres del tracto reproductor que incluyen, por ejemplo, cáncer de endometrio, cáncer uterino de endometrio, tumor de células reproductoras, tumor trofoblástico gestacional, glioma de tumor trofoblástico gestacional, cáncer epitelial de ovario, tumor de células reproductoras de ovario, tumor potencial maligno bajo de ovario, cáncer de pene, cáncer vaginal, cáncer vulvar, tumor de células reproductoras extracraneal, tumor de células reproductoras extragonadal, cáncer uterino, cáncer de cuerpo uterino, sarcoma uterino; cánceres linfáticos y hematológicos que incluyen, por ejemplo, cánceres de sangre (p. ej., leucemia mieloide aguda (AML, por sus siglas en inglés), leucemia
mieloide crónica (CML, por sus siglas en inglés), leucemia linfoblástica aguda (ALL, por sus siglas en inglés), leucemia linfoblástica crónica, leucemia linfocítica crónica, enfermedades mieloproliferativas, mieloma múltiple y síndrome mielodisplásico, linfoma de Hodgkin, linfoma no hodgkiniano (linfoma maligno) y macroglobulinemia de Waldenstrom), y otros cánceres linfáticos o hematológicos que incluyen, por ejemplo, leucemia infantil, trastornos mieloproliferativos (p. ej., mielofibrosis primaria), neoplasia de célula plasmática/mieloma múltiple, mielodisplasia, síndrome mielodisplásico, linfoma de linfocitos T cutáneo, neoplasia linfoide, linfoma relacionado con el sida, timoma, timoma y carcinoma tímico, micosis fungoide y síndrome de Sezary; cánceres de piel que incluyen, por ejemplo, melanoma maligno, carcinoma de células basales, carcinoma de células escamosas, sarcoma de Kaposi, nevos nevocíticos displásicos, lipoma, angioma, dermatofibroma, queloides, psoriasis, carcinoma de células de merkel, carcinoma cutáneo de células de merkel, melanoma y tumor carcinoide; cánceres de glándulas suprarrenales que incluyen, por ejemplo, neuroblastoma; otros cánceres asociados al sistema endocrino que incluyen, por ejemplo, carcinoma corticosuprarrenal, neoplasia endocrina múltiple (p. ej., neoplasia endocrina múltiple tipo I), síndrome de neoplasia endocrina múltiple, cáncer de paratiroides, tumor de la hipófisis, feocromocitoma, cáncer pancreático de células de los islotes y tumores de células de los islotes); cáncer de tejido conjuntivo (p. ej., cáncer óseo, cáncer óseo y de articulaciones, osteosarcoma e histiocitoma fibroso maligno); cáncer asociado a la cabeza, cuello y boca (p. ej., cáncer de vías respiratorias y digestivas altas, cáncer de sino paranasal y cavidad nasal, cáncer de cuello de células escamosas metastásico, cáncer de boca, cáncer de garganta, cáncer de esófago, cáncer de laringe, cáncer de faringe, cáncer hipofaríngeo, cáncer de labio y cavidad oral, cáncer nasofaríngeo, cáncer oral, cáncer orofaríngeo, cáncer de glándula salival); y cáncer asociado al ojo (p. ej., cáncer ocular, melanoma intraocular). En algunas realizaciones, el cáncer es sarcoma de Ewing.
En algunas realizaciones, el cáncer es un cáncer hematológico tal como leucemia o linfoma. La leucemia y linfomas ilustrativos que se pueden tratar mediante los compuestos de la invención incluyen leucemia de linaje mixto (MLL), leucemia relacionada con MLL, leucemia asociada a MLL, leucemia positiva para MLL, leucemia inducida por MLL, leucemia de linaje mixto reordenado (MLL-r), leucemia asociada a un reordenamiento de MLL o un reordenamiento del gen de MLL, leucemia aguda, leucemia crónica, leucemia poco activa, leucemia linfoblástica, leucemia linfocítica, leucemia mieloide, leucemia mielógena, leucemia infantil, leucemia linfocítica aguda (ALL) (también denominada leucemia linfoblástica aguda o leucemia linfoide aguda), leucemia mieloide aguda (AML) (también denominada leucemia mielógena aguda o leucemia mieloblástica aguda), leucemia granulocítica aguda, leucemia no linfocítica aguda, leucemia linfocítica crónica (CLL) (también denominada leucemia linfoblástica crónica), leucemia mielógena crónica (CML) (también denominada leucemia mieloide crónica), leucemia relacionada con terapia, síndrome mielodisplásico (MDS), enfermedad mieloproliferativa (MPD) (tal como mielofibrosis primaria (PMF)), neoplasia mieloproliferativa (MPN), neoplasia de células plasmáticas, mieloma múltiple, mielodisplasia, linfoma de linfocitos T cutáneo, neoplasia linfoide, linfoma relacionado con el sida, timoma, carcinoma tímico, micosis fungoide, síndrome de Alibert-Bazin, granuloma fungoide, síndrome de Sézary, leucemia de células vellosas, leucemia prolinfocítica de linfocitos T (T-PLL), leucemia linfocítica granular grande, leucemia meníngea, leptomeningitis leucémica, meningitis leucémica, mieloma múltiple, linfoma de Hodgkin, linfoma no hodgkiniano (linfoma maligno) y macroglobulinemia de Waldenstrom. En algunas realizaciones, la leucemia mieloide aguda (AML) es leucemia mieloide aguda con mutación en nucleofosmina abstracta (NPM1) (es decir, leucemia mieloide aguda NPM1mut).
En realizaciones particulares, los compuestos de la invención se usan para tratar la leucemia asociada a un reordenamiento de MLL, leucemia linfocítica aguda asociada a un reordenamiento de MLL, leucemia linfoblástica aguda asociada a un reordenamiento de MLL, leucemia linfoide aguda asociada a un reordenamiento de MLL, leucemia mieloide aguda asociada a un reordenamiento de MLL, leucemia mielógena aguda asociada a un reordenamiento de MLL o leucemia mieloblástica aguda asociada a un reordenamiento de MLL. Según se usa en la presente memoria, "reordenamiento de MLL" significa un reordenamiento del gen de MLL.
En algunas realizaciones, las enfermedades y afecciones que se pueden tratar con compuestos de la invención incluyen resistencia a la insulina, prediabetes, diabetes (p. ej., diabetes tipo 2 o diabetes tipo 1) y riesgo de diabetes. En algunas realizaciones, las enfermedades y afecciones que se pueden tratar con los compuestos de la invención incluyen hiperglucemia. En algunas realizaciones, la hiperglucemia se asocia a la diabetes, tal como diabetes tipo 2. En algunas realizaciones, los compuestos de la invención se usan para tratar la pérdida de respuesta a otros agentes antidiabetes y/o la función de reducida de células beta en un paciente o sujeto. En algunas realizaciones, los compuestos de la invención se usan para restaurar la respuesta a otros agentes antidiabetes y/o para restaurar la función de células beta y/o para reducir la necesidad de insulina en un paciente o sujeto. En algunas realizaciones, los compuestos de la invención se usan para reducir la resistencia a la insulina, reducir el riesgo de diabetes o reducir los aumentos de glucosa en sangre causados por una estatina en un sujeto que toma una estatina. En algunas realizaciones, los compuestos de la invención se usan para tratar la diabetes en un sujeto que toma una estatina o para prevenir la diabetes en un sujeto que toma una estatina. Los métodos de la invención incluyen disminuir, reducir, inhibir, suprimir, limitar o controlar en el paciente niveles de glucosa en sangre elevados. En aspectos adicionales, los métodos de la invención incluyen aumentar, estimular, potenciar, promover, inducir o activar en el sujeto la sensibilidad a la insulina. Las estatinas incluyen, pero no se limitan a, atorvastatina, cerivastatina, fluvastatina, lovastatina, mevastatina, pitavastatina, pravastatina, rousuvastatina y simvastatina.
En algunas realizaciones, se trata a un paciente con (p. ej., se le administra) un compuesto de la presente invención en una cantidad suficiente para tratar o mejorar una o más de las enfermedades y afecciones mencionadas
anteriormente (p. e j, una cantidad terapéuticamente eficaz). Los compuestos de la invención también pueden ser útiles en la prevención de una o más de las enfermedades mencionadas allí.
Politerapia
La invención se refiere, además, a una politerapia para tratar una enfermedad o un trastorno descrito en la presente memoria. En algunas realizaciones, la politerapia comprende administrar al menos un compuesto de la presente invención en combinación con uno o más agentes farmacéuticamente activos distintos para tratar el cáncer u otros trastornos mediados por menina/MLL. En algunas realizaciones, la politerapia comprende administrar al menos un compuesto de la presente invención en combinación con uno o más agentes farmacéuticamente activos distintos, tal como para el tratamiento del cáncer. Los agentes farmacéuticamente activos se pueden combinar con un compuesto de la invención en una forma de dosificación unitaria o las sustancias terapéuticas se pueden administrar simultáneamente o secuencialmente como formas de dosificación separadas.
Los compuestos según la invención también se pueden usar en combinación con inmunoterapias que incluyen, pero no se limitan a, terapias basadas en células, terapias con anticuerpos y terapias con citocinas, para el tratamiento de una enfermedad o trastorno descrito en la presente memoria.
En ciertas modalidades, los compuestos según la invención se usan en combinación con una o más inmunoterapias pasivas que incluyen, pero no se limitan a, fármacos de anticuerpo monoclonal no marcado y fármacos de anticuerpo monoclonal conjugado. Los ejemplos de fármacos de anticuerpo monoclonal no marcado que se pueden usar incluyen, pero no se limitan a, rituximab (Rituxan®), un anticuerpo contra el antígeno CD20; trastuzumab (Herceptin®), un anticuerpo contra la proteína HER2; alemtuzumab (Lemtrada®, Campath®), un anticuerpo contra el antígeno CD52; cetuximab (Erbitux®), un anticuerpo contra la proteína EGFR; y bevacizumab (Avastin®) que es un inhibidor antiangiogénesis de la proteína VEGF.
Los ejemplos de anticuerpos monoclonales conjugados que se pueden usar incluyen, pero no se limitan a, el anticuerpo radioetiquetado ibritumomab tiuxetan (Zevalin®); el anticuerpo radioetiquetado tositumomab (Bexxar®); y la inmunotoxina gemtuzumab ozogamicin (Mylotarg®) que contiene caliqueamicina; BL22, un conjugado de anticuerpo monoclonal anti-CD22-inmunotoxina; anticuerpos radioetiquetados tales como OncoScint® y ProstaScint®; brentuximab vedotina (Adcetris®); ado-trastuzumab emtansina (Kadcyla®, también denominado TDM-1).
Los ejemplos adicionales de anticuerpos terapéuticos que se pueden usar incluyen, pero no se limitan a, REOPRO® (abciximab), un anticuerpo contra el receptor de glicoproteína IIb/IIIa en plaquetas; ZENAPAX® (daclizumab) un inmunosupresor, anticuerpo monoclonal anti-CD25 humanizado; PANOREX™, un anticuerpo murino anti-antígeno de superficie celular 17-IA IgG2a; BEC2, un anticuerpo murino anti-IgG idiotípica (epítopo GD3); IMC-C225, un anticuerpo anti-EGFR IgG quimérico; VITAXIN™ un anticuerpo anti-aVp3 integrina humanizado; Campath 1H/LDP-03, un anticuerpo anti c D52 IgG1 humanizado; Smart M195, un anticuerpo anti-CD33 IgG humanizado; LYMPHOCIDE™, un anticuerpo anti-CD22 IgG humanizado; LYMPHOCIDE™ Y-90; Lymphoscan; Nuvion® (contra CD3; CM3, un anticuerpo anti-ICAM3 humanizado; IDEC-114 un anticuerpo anti-CD80 primatizado; IDEC-131 un anticuerpo anti-CD40L humanizado; IDEC-151 un anticuerpo anti-CD4 primatizado; IDEC-152 un anticuerpo anti-CD23 primatizado; SMART anti-CD3, una IgG anti-CD3 humanizada; 5G1.1, un anticuerpo anti-factor de complemento 5 (C5) humanizado; D2E7, un anticuerpo anti-TNF-a humanizado; CDP870, un fragmento Fab anti-TNF-a humanizado; IDEC-151, un anticuerpo anti-CD4 IgG 1 primatizado; MDX-CD4, un anticuerpo anti-CD4 IgG humano; CD20-estreptdavidina (+biotina-itrio 90); CDP571, un anticuerpo anti-TNF-a IgG4 humanizado; LDP-02, un anticuerpo anti-a4p7 humanizado; OrthoClone OKT4A, un anticuerpo anti-CD4 IgG humanizado; ANTOVA™, un anticuerpo anti-CD40L IgG humanizado; ANTEGREN™, un anticuerpo anti-VLA-4 IgG humanizado; y CAT-152, un anticuerpo anti-TGF-p2 humano.
En ciertas modalidades, los compuestos según la invención se usan en combinación con una o más inmunoterapias dirigidas que contienen toxinas, pero no un anticuerpo, que incluyen, pero no se limitan a, denileucina diftitox (Ontak®), IL-2 enlazado a toxina diftérica.
Los compuestos según la invención también se pueden usar en combinación con inmunoterapias adyuvantes para el tratamiento de una enfermedad o trastorno descrito en la presente memoria. Dichas inmunoterapias adyuvantes incluyen, pero no se limitan a, citocinas, tales como el factor estimulante de colonias de granulocitos-macrófagos (GM-CSF, por sus siglas en inglés), factor estimulante de colonias de granulocitos (G-CSF, por sus siglas en inglés), proteína inflamatoria de macrófagos (MIP)-1 -alfa, interleucinas (incluidas IL-1, IL-2, IL-4, IL-6, IL-7, IL-12, IL-15, IL-18, IL-21, y IL-27), factores de necrosis tumoral (incluido TNF-alfa) e interferones (incluidos IFN-alfa, IFN-beta e IFN-gamma); hidróxido de aluminio (alumbre); Bacille Calmette-Guérin (BCG); hemocianina de lapa californiana (KLH); adyuvante incompleto de Freund (IFA); QS-21; DETOX; Levamisol; y Dinitrofenilo (DNP), y combinaciones de estos, tales como, por ejemplo, combinaciones de interleucinas, por ejemplo, IL-2, con otras citocinas, tales como IFN-alfa.
En ciertas modalidades, los compuestos según la invención se usan en combinación con terapia por vacuna que incluye, pero no se limita a, vacunas de células tumorales autólogas y alógenas, vacunas de antígeno (incluidas vacunas de antígeno polivalentes), vacunas de células dendríticas y vacuna víricas.
En otra realización, la presente descripción comprende administrar a un sujeto con cáncer una cantidad eficaz de un compuesto de la invención y una o más terapias anticancerosas adicionales seleccionadas de: cirugía,
agentes/fármacos anticancerosos, terapia biológica, terapia por radiación, terapia antiangiogénesis, inmunoterapia, transferencia adoptiva de células efectoras, terapia génica o terapia hormonal. Los ejemplos de agentes/fármacos anticancerosos se describen a continuación.
En algunas realizaciones, los agentes/fármaco anticanceroso es, por ejemplo, adriamicina, aactinomicina, bleomicina, vinblastina, cisplatino, acivicina; aclarrubicina; clorhidrato de acodazol; acronina; adozelesina; aldesleucina; altretamina; ambomicina; acetato de ametantrona; aminoglutetimida; amsacrina; anastrozol; antramicina; asparaginasa; asperlina; azacitidina; azetepa; azotomicina; batimastat; benzodepa; bicalutamida; clorhidrato de bisantreno; dimesilato de bisnafida; bizelesina; sulfato de bleomicina; brequinar sódico; bropirimina; busulfpan; cactinomicina; calusterona; caracemida; carbetimer; carboplatino; carmustina; clorhidrato de carrubicina; carzelesina; cedefingol; clorombucilo; cirolemicina; cisplatino; cladribina; mesilato de crisnatol; ciclofosfamida; citarabina; dacarbazina; clorhidrato de daunorrubicina; decitabina; dexormaplatino; dezaguanina; mesilato de dezaguanina; diazicuona; doxorrubicina; clorhidrato de doxorrubicina; droloxifeno; citrato de droloxifeno; propionato de dromostanolona; duazomicina; edatrexato; clorhidrato de eflornitina; elsamitrucina; enloplatino; enpromato; epipropidina; clorhidrato de epirrubicina; erbulozol; clorhidrato de esorrubicina; estramustina; fosfato sódico de estramustina; etanidazol; etopósido; fosfato de etopósido; etoprina; clorhidrato de fadrozol; fazarabina; fenrretinida; floxuridina; fosfato de fludarabina; fluorouracilo; flurocitabina; fosquidona; fostriecina sódica; gemcitabina; clorhidrato de gemcitabina; hidroxiurea; clorhidrato de idarrubicina; ifosfamida; ilmofosina; iproplatino; clorhidrato de irinotécan; acetato de lanreótido; letrozol; acetato de leuprólido; clorhidrato de liarozol; lometrexol sódico; lomustina; clorhidrato de losoxantrona; masoprocol; maitansina; clorhidrato de mecloretamina; acetato de megestrol; acetato de melengestrol; melfalán; menogaril; mercaptopurina; metotrexato; metotrexato sódico; metoprina; meturedepa; mitindomida; mitocarcina; mitocromina; mitogilina; mitomalcina; mitomicina; mitosper; mitotano; clorhidrato de mitoxantrona; ácido micofenólico; nocodazol; nogalamicina; ormaplatino; oxisurano; pegaspargasa; peliomicina; pentamustina; sulfato de peplomicina; perfosfamida; pipobroman; piposulfán; clorhidrato de piroxantrona; plicamicina; plomestano; porfimer sódico; porfiromicina; prednimustina; clorhidrato de procarbazina; puromicina; clorhidrato de puromicina; pirazofurina; riboprina; pogletimida; safingol; clorhidrato de safingol; semustina; simtraceno; esparfosato sódico; esparsomicina; clorhidrato de espirogermanio; espiromustina; espiroplatino; estreptonigrina; estreptozocina; sulofenur; talisomicina; tecogalán sódico; tegafur; clorhidrato de teloxantrona; temoporfina; tenipósido; teroxirona; testolactona; tiamiprina; tioguanina; tiotepa; tiazofurina; tirapazamina; citrato de toremifeno; acetato de trestolona; fosfato de triciribina; trimetrexato; glucuronato de trimetrexato; triptorelina; clorhidrato de tubulozol; mostaza de uracilo; uredepa; vapreótido; verteporfina; sulfato de vinblastina; sulfato de vincristina; vindesina; sulfato de vindesina; sulfato de vinepidina; sulfato de vinglicinato; sulfato de vinleurosina; tartrato de vinorelbina; sulfato de vinrosidina; sulfato de vinzolidina; vorozol; zeniplatino; zinostatina; clorhidrato de zorrubicina; palbociclib; Yervoy® (ipilimumab); Mekinist™ (trametinib); peginterferón alfa-2b, interferón alfa-2b recombinante; Sylatron™ (peginterferón alfa-2b); Tafinlar® (dabrafenib); Zelboraf® (vemurafenib); o nivolumab.
Los compuestos según la presente invención se pueden administrar en combinación con los métodos existentes para tratar cánceres, por ejemplo, mediante quimioterapia, irradiación o cirugía. Por lo tanto, se proporciona, además, un método para tratar el cáncer que comprende administrar una cantidad eficaz de un compuesto de la invención, o una sal farmacéuticamente aceptable de este, a un sujeto que necesita dicho tratamiento, en donde una cantidad eficaz de al menos un agente quimioterapéutico para el cáncer adicional se administra al sujeto. Los ejemplos de agentes quimioterapéuticos para el cáncer adecuados incluye cualquiera de: abarelix, ado-trastuzumab emtansina, aldesleucina, alemtuzumab, alitretinoína, alopurinol, altretamina, anastrozol, trióxido de arsénico, asparaginasa, azacitidina, bevacizumab, bexaroteno, bleomicina, bortezombi, bortezomib, busulfán intravenoso, busulfán oral, calusterona, capecitabina, carboplatino, carmustina, cetuximab, clorambucilo, cisplatino, cladribina, clofarabina, ciclofosfamida, citarabina, dacarbazina, dactinomicina, dalteparina sódica, dasatinib, daunorrubicina, decitabina, denileucina, denileucina diftitox, dexrazoxano, docetaxel, doxorrubicina, propionato de dromostanolona, eculizumab, emtansina, epirrubicina, eribulin, erlotinib, estramustina, fosfato de etopósido, etopósido, everolimus, exemestano, citrato de fentanilo, filgrastim, floxuridina, fludarabina, fluorouracilo, fruquintinib, fulvestrant, gefitinib, gemcitabina, gemtuzumab ozogamicina, acetato de goserelina, acetato de histrelina, ibritumomab tiuxetan, idarrubicina, ifosfamida, mesilato de imatinib, interferón alfa 2a, irinotécan, ixabepilona, ditosilato de lapatinib, lenalidomida, letrozol, leucovorina, acetato de leuprolida, levamisol, lomustina, mecloretamina, acetato de megestrol, melfalán, mercaptopurina, metotrexato, metoxsalen, mitomicina C, mitotano, mitoxantrona, fenpropionato de nandrolona, nelarabina, nofetumomab, oxaliplatino, paclitaxel, formulación de nanopartículas de paclitaxel estabilizada con albúmina, pamidronato, panitumumab, pegaspargasa, pegfilgrastim, pemetrexed disódico, pentostatina, pertuzuma, pipobroman, plicamicina, procarbazina, quinacrina, rasburicasa, rituximab, sorafenib, estreptozocina, sulfatinib, sunitinib, maleato de sunitinib, tamoxifeno, temozolomida, tenipósido, testolactona, talidomida, tioguanina, tiotepa, topotecán, toremifeno, tositumomab, trastuzumab, tretinoína, mostaza de uracilo, valrrubicina, vinblastina, vincristina, vinorrelbina, volitinib, vorinostat y zoledronato.
En realizaciones particulares, los compuestos según la invención se usan en combinación con uno o más agente anticanceroso seleccionado de metotrexato, formulación de nanopartículas de paclitaxel estabilizada con albúmina, ado-trastuzumab emtansina, eribulin, doxorrubicina, fluorouracilo, everolimus, anastrozol, pamidronato disódico, exemestano, capecitabina, ciclofosfamida, docetaxel, epirrubicina, toremifeno, fulvestrant, letrozol, gemcitabina, clorhidrato de gemcitabina, acetato de goserelina, trastuzumab, ixabepilona, ditosilato de lapatinib, acetato de
megestrol, citrato de tamoxifeno, pamidronato disódico, palbociclib y pertuzumab para el tratamiento del cáncer de mama.
Otros agentes/fármacos anticancerosos incluyen, pero no se limitan a: 20-epi-1,25 dihidroxivitamina D3; 5-etiniluracilo; abiratorona; aclarrubicina; acilfulveno; adecipenol; adozelesina; aldesleucina; antagonistas de ALL-TK; altretamina; ambamustina; amidox; amifostina; ácido aminolevulínico; amrubicina; amsacrina; anagrélido; andrografólido; inhibidores de angiogenosis; antagonista D; antagonista G; antarelix; proteína morfogenética antidorsalizante-1; antiandrógeno; antiestrógeno; antineoplaston; oligonucleótidos de antisentido; glicinato de afidicolina; genomoduladores de apoptosis; reguladores de apoptosis; ácido apurínico; ara-CDP-DL-PTBA; arginina desaminasa; asulacrina; atamestano; atrimustina; axinastatina 1; axinastatina 2; axinastatina 3; azasetrona; azatoxina; azatirosina; derivados de baccatina III; balanol; batimastat; antagonistas de BCR/ABL; benzoclorinas; benzoilstaurosporina; derivados de beta lactama; beta-aletina; betaclamicina B; ácido betulínico; inhibidor de bFGF; bicalutamida; bisantreno; bisaziridinilespermina; bisnafida; bistratono A; bizelesina; breflato; bropirimina; budotitano; butionina sulfoximina; calcipotriol; calfostina C; derivado de camptotecina; canaripox IL-2; capecitabina; carboxamida-amino-triazol; carboxiamidotriazol; CaRest M3; CARN 700; inhibidor derivado de cartílago; carzelesina; inhibidores de caseína cinasa; castanoespermina; cecropina B; cetrorelix; clorinas; cloroquinoxalina sulfonamida; cicaprost; cis-porfirina; cladribina; análogo de clomifeno; clotrimazol; colismicina A; colismicina B; combretastatina A4; análogo de combretastatina; conagenina; crambescidina 816; crisnatol; criptoficina 8; derivados de criptoficina A; curacina A; inhibidores de cinasa dependientes de ciclinas; ciclopentantraquinonas; cicloplatam; cipemicina; citarabina ocfosfato; factor citolítico; citostatina; dacliximab; decitabina; dehidrodidemnina B; deslorelina; dexametasona; dexifosfamida; dexrazoxano; dexverapamilo; diazicuona; didemnina B; didox; dietilnorspermina; dihidro-5-azacitidina; 9- dioxamicina; difenil espiromustina; docosanol; dolasetrón; doxifluridina; droloxifeno; dronabinol; duocarmicina SA; ebselén; ecomustina; edelfosina; edrecolomab; eflornitina; elemeno; emitefur; epirrubicina; epristerida; análogo de estramustina; agonistas de estrógeno; antagonistas de estrógeno; etanidazol; etopósido fosfato; fadrozol; fazarabina; fenretinida; filgrastim; finasterida; flavopiridol; flezelastina; fluasterona; fludarabina; clorhidrato de fluorodaunorrunicina; forfenimex; formestano; fostriecina; fotemustina; gadolinio texafirina; nitrato de galio; galocitabina; ganirelix; inibidores de gelatinasa; gemcitabina; inhibidores de glutatión; hepsulfam; heregulina; hexametileno bisacetamida; hipericina; ácido ibandrónico; idarubicina; idoxifeno; idramantona; ilmofosina; ilomastat; imidazoacridonas; imiquimod; péptidos inmunoestimulantes; inhibidor del receptor de factor de crecimiento similar a insulina 1; iobenguano; yododoxorrubicina; ipomeanol, 4-; iroplact; irsogladina; isobengazol; isohomohalicondrina B; itasetrón; jasplaquinolida; kahalalida F; triacetato de lamelarin-N; lanreotida; leinamicina; lenograstim; sulfato de lentinan; leptolstatina; letrozol; factor inhibidor de leucemia; leuprolida+estrógeno+progesterona; leuprorelina; levamisol; liarozol; análogo de poliamina lineal; péptido disacárido lipófilo; compuestos de platino lipófilos; lisoclinamida 7; lobaplatino; lombricina; lometrexol; lonidamina; losoxantrona; lovastatina; loxoribina; lurtotecan; lutecio texafirina; lisofilina; péptidos líticos; maitansina; manostatina A; marimastat; masoprocol; maspina; inhibidores de matrilisina; inhibidores de matriz de metaloproteinasa; menogarilo; merbarona; meterelina; metioninasa; metoclopramida; inhibidor de MIF; mifepristona; miltefosina; mirimostim; ARN bicatenario malapareado; mitoguazona; mitolactol; análogos de mitomicina; mitonafida; mitotoxina factor de crecimiento de fibroblastos-saporina; mitoxantrona; mofaroteno; molgramostim; anticuerpo monoclonal, gonadotrofina coriónica humana; lípido A monofosforilo+sk de pared celular de miobacteria; mopidamol; genoinhibidor de resistencia múltiples fármacos; terapia basada en supresor tumoral múltiple 1; agente anticancerosos de mostaza; micaperóxido B; extracto de pared celular micobacteriana; miriaporona; N-acetildinalina; benzamidas sustituidas en N; nafarelina; nagrestip; naloxona+pentazocina; napavina; nafterpina; nartograstim; nedaplatino; nemorrubicina; ácido neridrónico; endopeptidasa neutra; nilutamida; nisamicina; moduladores de óxido nítrico; antioxidante de nitróxido; nitrulina; O6-bencilguanina; octreótido; okicenona; oligonucleótidos; onapristona; ondansetrón; ondansetrón; oracina; inductor de citocina oral; ormaplatino; osatorona; oxaliplatino; oxaunomicina; palauamina; palmitoilrizoxina; ácido pamidrónico; panaxitriol; panomifeno; parabactina; pazeliptina; pegaspargasa; peldesina; pentosán polisulfato sódico; pentostatina; pentrozol; perflubrón; perfosfamida; alcohol perililo; fenazinomicina; fenilacetato; inhibidores de fosfatasa; picibanilo; clorhidrato de pilocarpina; pirarrubicina; piritrexim; placetina A; placetina B; inhibidor de activador de plasminógeno; complejo de platino; compuestos de platino; complejo de platino-triamina; porfímero sódico; porfiromicina; prednisona; propil bis-acridona; prostaglandina J2; inhibidores de proteasoma; modulador inmunitario basado en proteína A; inhibidores de proteína cinasa C; microalgal; inhibidores de proteína tirosina fosfatasa; inhibidores de purina nucleósido fosforilasa; purpurinas; pirazoloacridina; conjugado de hemoglobina piridoxilada polioxietileno; antagonistas de raf; raltitrexed; ramosetrón; inhibidores de ras farnesil proteína transferasa; inhibidores de ras; inhibidor de ras-GAP; reteliptina desmetilada; etidronato de renio Re 186; rizoxina; ribozimas; retinamida RII; rogletimida; rohituquina; romurtida; roquinimex; rubiginona B1; ruboxilo; safingol; saintopina; SarCNU; sarcofitol A; sargramostim; miméticos de Sdi 1; semustina; inhibidor derivado de senoscence 1; oligonucleótidos de sentido; inhibidores de transducción de señal; moduladores de transducción de señal; proteína de unión a antígeno de cadena simple; sizofiran; sobuzoxano; borocaptato sódico; fenilacetato sódico; solverol; proteína de unión a somatomedina; sonermina; ácido esparfósico; espicamicina D; espiromustina; esplenopentina; espongistatina 1; escualamina; inhibidor de células madre; inhibidor de división de células madre; estipiamida; inhibidores de estromelisina; sulfinosina; antagonista de péptido intestinal vasoactivo superactivo; suradista; suramina; swainsonina; glicosaminoglicanos sintéticos; talimustina; metyoduro de tamoxifeno; tauromustina; tazaroteno; tecogalán sódico; tegafur; telurapirilio; inhibidores de telomerasa; temoporfina; temozolomida; tenipósido; tetraclorodecaóxido; tetrazomina; taliblastina; tiocoralina; trombopoyetina; mimético de trombopoyetina; timalfasina; agonista de receptor de timopoyetina; timotrinano; hormona estimulante tiroidea; estaño etil etiopurpurina; tirapazamina; bicloruro de titanoceno; topsentina; toremifeno; factor de células madre totipotentes; inhibidores de traducción; tretinoína; triacetiluridina; triciribina; trimetrexato; triptorelina; tropisetrón; turosterida;
inhibidores de tirosina cinasa; tirfostinas; inhibidores de UBC; ubenimex; factor inhibidores de crecimiento derivado del seno urogenital; antagonistas del receptor de urocinasa; vapreotida; variolina B; sistema de vector, genoterapia con eritrocita; velaresol; veramina; verdinas; verteporfina; vinorelbina; vinxaltina; vitaxina; zanoterona; zilascorb; zinostatina estimalámero; 5-fluorouracilo; y leucovorina.
En algunas realizaciones, el agente/fármaco anticanceroso es un agente que estabiliza microtúbulos. Según se usa en la presente memoria, un "estabilizador de microtubulina" significa un agente/fármaco anticanceroso que actúa mediante la interrupción de células en la fase G2-M debido a la estabilización de los microtúbulos. Los ejemplos de estabilizadores de microtubulina incluyen ACLITAXEL® y análogos de Taxol®. Los ejemplos adicionales de estabilizadores de microtubulina incluyen, sin limitación, los siguientes fármacos comercializados y fármacos en desarrollo: Discodermolida (también conocido como NVP-XX-A-296); Epotilonas (tales como Epotilona A, Epotilona B, Epotilona C (también conocida como desoxiepotilona A o dEpoA); Epotilona D (también conocida como KOS-862, dEpoB y desoxiepotilona B); Epotilona E; Epotilona F; N-óxido de Epotilona B; N-óxido de Epotilona A; 16-azaepotilona B; 21-aminoepotilona B (también conocida como BMS-310705); 21-hidroxiepotilona D (también conocida como Desoxiepotilona F y dEpoF), 26-fluoroepotilona); FR-182877 (Fujisawa, también conocida como WS-9885B), BSF-223651 (BASF, también conocida como ILX-651 y LU-223651); AC-7739 (Ajinomoto, también conocida como AVE-8063A y CS-39.HCl); AC-7700 (Ajinomoto, también conocida como AVE-8062, AVE-8062A, CS-39-L-Ser.HCl y RPR-258062A); Fijianolida B; Laulimalida; Caribaeósido; Caribaeolina; Taccalonolida; Eleuterobina; Sarcodictiina; Laulimalida; Dictiostatina-1; ésteres de Jatrofano; y análogos y derivados de estos.
En otra realización, el agente/fármaco anticanceroso es un agente que inhibe microtúbulos. Según se usa en la presente memoria, un "inhibidor de microtubulina" significa un agente anticanceroso que actúa al inhibir la polimerización de tubulina o el ensamblaje de microtúbulos. Los ejemplos de inhibidores de microtubulina incluyen, sin limitación, los siguientes fármacos comercializados y fármacos en desarrollo: Erbulozol (también conocido como R-55104); Dolastatina 10 (también conocida como DLS-10 y NSC-376128); isetionato de mivobulina (también conocido como CI-980); vincristina; NSC-639829; ABT-751 (Abbott, también conocido como E-7010); Altorirtinas (tales como Altorirtina A y Altorirtina C); Espongistatinas (tales como Espongistatina 1, Espongistatina 2, Espongistatina 3, Espongistatina 4, Espongistatina 5, Espongistatina 6, Espongistatina 7, Espongistatina 8 y Espongistatina 9); Clorhidrato de cemadotina (también conocida como LU-103793 y NSC-D-669356); Auristatina PE (también conocida como NSC-654663); Soblidotina (también conocida como TZT-1027), LS-4559-P (Pharmacia, también conocida como LS-4577); LS-4578 (Pharmacia, también conocida como LS-477-P); LS-4477 (Pharmacia), LS-4559 (Pharmacia); RPR-112378 (Aventis); sulfato de vincristina; DZ-3358 (Daiichi); GS-164 (Takeda); gS-198 (Takeda); KAR-2 (Hungarian Academy of Sciences); SAH-49960 (Lilly/Novartis); SDZ-268970 (Lilly/Novartis); AM-97 (Armad/Kiowa Hakko); AM-132 (Armad); AM-138 (Armad/Kiowa Hakko); IDN-5005 (Indena); Criptoficina 52 (también conocida como LY-355703); Vitilevuamida; Tubulisina A; Canadensol; Centaureidina (también conocida como NSC-106969); T-138067 (Tularik, también conocida como T-67, TL-138067 y TI-138067); COBRA-1 (Parker Hughes Institute, también conocida como DDE-261 y WHI-261); H10 (Kansas State University); H16 (Kansas State University); Oncocidina A1 (también conocida como BTO-956 y DIME); DDE-313 (Parker Hughes Institute); SPA-2 (Parker Hughes Institute); SPA-1 (Parker Hughes Institute, también conocida como SPIKET-P); 3-IAABU (Cytoskeleton/Mt. Sinai School of Medicine, también conocida como MF-569); Narcosine (también conocida como NSC-5366); Nascapine, D-24851 (Asta Medica), A-105972 (Abbott); Hemiasterlin; 3-BAABU (Citoskeleton/Mt. Sinai Scool of Medicine, también conocida como MF-191); TMPN (Arizona State University); Acetilacetonato de Vanadoceno; T-138026 (Tularik); Monsatrol; Inanocina (también conocida como NSC-698666); 3-IAABE (Cytoskeleton/Mt. Sinai School of Medicine); A-204197 (Abbott); T-607 (Tularik, también conocida como T-900607); RPR-115781 (Aventis); Eleuterobinas (tales como Desmetileleuterobina, Desaetileleuterobina, Isoeleuterobina A y Z-Eleuterobina); Halicondrina B; D-64131 (Asta Medica); D-68144 (Asta Medica); Diazonamida A; A-293620 (Abbott); NPI-2350 (Nereus); TUB-245 (Aventis); A-259754 (Abbott); Diozostatina; (-)-fenilahistina (también conocida como NSCL-96F037); D-68838 (Asta Medica); D-68836 (Asta Medica); Mioseverina B; D-43411 (Zentaris, también conocida como D-81862); A-289099 (Abbott); A-318315 (Abbott); HTI-286 (también conocida como SPA-110, sal de trifluoroacetato) (Wyeth); D-82317 (Zentaris); D-82318 (Zentaris); SC-12983 (NCI); Resverastatina fosfato sódico; BPR-0Y-007 (Nationa1Health Research Institutes); SSR-250411 (Sanofi); Combretastatina A4; eribulina (Halaven®); y análogos y derivados de estos.
En realizaciones adicionales, los compuestos según la invención se usan en combinación con uno o más agentes alquilantes, antimetabolitos, productos naturales u hormonas.
Los ejemplos de agentes alquilantes útiles en los métodos de la invención incluyen, pero no se limitan a, mostazas de nitrógeno (p. ej., mecloroetamina, ciclofosfamida, clorambucilo, melfalán, etc.), etilenimina y metilmelaminas (p. ej., hexametlimelamina, tiotepa), sulfonatos de alquilo (p. ej., busulfán), nitrosoureas (p. ej., carmustina, lomusitna, semustina, estreptozocina, etc.), o triazenos (decarbazina, etc.).
Los ejemplos de antimetabolitos útiles en los métodos de la invención incluyen, pero no se limitan a, análogo de ácido fólico (p. ej., metotrexato) o análogos de pirimidina (p. ej., fluorouracilo, floxouridina, citarabina) y análogos de purina (p. ej., mercaptopurina, tioguanina, pentostatina). Los ejemplos de productos naturales útiles en los métodos de la invención incluyen, pero no se limitan a, vinca alcaloides (p. ej., vinblastina, vincristina), epipodofilotoxinas (p. ej., etopósido, tenipósido), antibióticos (p. ej., actinomicina D, daunorrubicina, doxorrubicina, bleomicina, plicamicina, mitomicina) o enzimas (p. ej., L-asparaginasa).
Los ejemplos de hormonas y antagonistas útiles para el tratamiento del cáncer incluyen, pero no se limitan a, adrenocorticosteroides (p. ej., prednisona), progestinas (p. ej., caproato de hidroxiprogesterona, acetato de megestrol, acetato de medroxiprogesterona), estrógenos (p. ej., dietilestilbestrol, etinil estradiol), antiestrógeno (p. ej., tamoxifeno), andrógenos (p. ej., propionato de testosterona, fluoximesterona), antiandrógeno (p. ej., flutamida) y análoga de hormona liberadora de gonadotropina (p. ej., leuprolida).
Otros agentes que se pueden usar en combinación con los compuestos de la invención para el tratamiento del cáncer incluyen complejos de coordinación de platino (p. ej., cisplatino, carboblatino), antracenodiona (p. ej., mitoxantrona), urea sustituida (p. ej., hidroxiurea), derivado de metil hidrazina (p. ej., procarbazina) y supresor corticosuprarrenal (p. ej., mitotano, aminoglutetimida). Otros agentes/fármacos anticanceroso que se pueden usar en combinación con los compuestos de la invención incluyen, pero no se limitan a, moduladores del receptor X hepático (LXR), incluidos agonistas de LXR y agonistas beta selectivos de LXR; inhibidores del receptor de aril hidrocarburo (AhR); inhibidores de la enzima poli ADP ribosa polimerasa (PARP), incluidos olaparib, iniparib, rucaparib, veliparib; inhibidores de tirosina cinasas del receptor del factor de crecimiento vascular endotelial (VEGF), incluido cediranib; inhibidores de la proteína de muerte celular programada 1 (PD-1), incluidos nivolumab (Bristol-Myers Squibb Co.) y pembrolizumab (Merck & Co., Inc.; MK-3475); inhibidores de MEK, incluido cobimetinib; inhibidores de enzima B-Raf, incluido vemurafenib; inhibidores del antígeno de linfocito T citotóxico (CTLA-4), incluido tremelimumab; inhibidores del ligando de muerte programada 1 (PD-L1), incluido MEDI4736 (AstraZeneca); inhibidores de la vía Wnt; inhibidores del receptor del factor de crecimiento epidérmico (EGFR), incluidos AZD9291 (AstraZeneca), erlotinib, gefitinib, panitumumab y cetuximab; inhibidores del receptor de adenosina A2A; inhibidores del receptor de adenosina A2B; inhibidores del receptor de factor estimulante de colonias-1 (CSF1R), incluido PLX3397 (Plexxikon) e inhibidores de CD73.
Los compuestos de la invención se pueden usar en combinación con una o más estrategias terapéuticas que incluyen inhibidores de punto de control inmunitario, incluidos inhibidores de PD-1, PD-L1, y CTLA-4.
Los compuestos de la invención se pueden usar en combinación con uno o más agentes anticancerosos seleccionados de inhibidores de MCL-1, p. ej., homoharringtonina (HHT) y omacetaxina; inhibidores de BCL-2, p. ej., venetoclax (ABT-199), navitoclax (ABT-263), ABT-737, gosipol (AT-101), apogosipolona (ApoG2) y obatoclax; inhibidores selectivos de exportación nuclear (SINE, por sus siglas en inglés), p. ej., selinexor (KPT-330).
En realizaciones particulares, los compuestos de la invención se usan en combinación con uno o más agentes anticancerosos seleccionados de metotrexato (Abitrexate®; Folex®; Folex PFS®; Mexate®; Mexate-AQ®); nelarabina (Arranon®); blinatumomab (Blincyto®); clorhidrato de rubidomicina o clorhidrato de daunorrubicina (Cerubidine®); ciclofosfamida (Clafen®; Cytoxan®; Neosar®); clofarabina (Clofarex®; Clolar®); citarabina (Cytosar-U®; Tarabine PFS®); dasatinib (Sprycel®); clorhidrato de doxorrubicina; asparaginasa Erwinia chrysanthemi (Erwinaze); mesilato de imatinib (Gleevec®); clorhidrato de ponatinib (Iclusig®); mercaptopurina (Purinethol; Purixan); pegaspargasa (Oncaspar®); prednisona; sulfato de vincristina (Oncovin®, Vincasar PFS®, Vincrex®); liposoma de sulfato de vincristina (Marqibo®); hiper-CVAD (ciclofosfamida fraccionada, vincristina, adriamicina y dexametasona); trióxido de arsénico (Trisenox®); clorhidrato de idarrubicina (Idamycin®); clorhidrato de mitoxantrona; tioguanina (Tabloid®); ADE (citarabina, daunorrubicina y etopósido); alemtuzumab (Lemtrada®, Campath®); clorambucilo (Ambochlorin®, Amboclorin®, Leukeran®, Linfolizin®); ofatumumab (Arzerra®); clorhidrato de bendamustina (Treanda®); fosfato de fludarabina (Fludara®); obinutuzumab (Gazyva®); ibrutinib (Imbruvica®); idelalisib (Zydelig®); clorhidrato de mecloretamina (Mustargen®); rituximab (Rituxan®); clorambucilo-prednisona; CVP (ciclofosfamida, vincristina y prednisona); bosutinib (Bosulif®); busulfán (Busulfex®; Myleran®); mepesuccinato de omacetaxina (Synribo®); nilotinib (Tasigna®); Intron® A (interferón Alfa-2b recombinante); inhibidores de DOT1L, incluido EPZ-5676 (Epizyme, Inc.); e inhibidores de proteínas de bromodominio y motivo extra-terminal (BET) (inhibidores BET), incluidos MS417, JQ1, I-BET 762 e I-BET 151 para el tratamiento de la leucemia.
Los compuestos de la invención se pueden usar en combinación con uno o más agentes o terapias distintos para el tratamiento de la resistencia a la insulina, prediabetes, diabetes (p. ej., diabetes tipo 2 o diabetes tipo 1) y el riesgo de diabetes, que incluyen, pero no se limitan a, insulinas y análogos de insulina, tales como Humulin® (EIi Lilly), Lantus® (Sanofi Aventis), Novolin® (Novo Nordisk) y Exubera® (Pfizer); Avandamet® (HCl de metformina y maleato de rosiglitazona, GSK); Avandaryl® (glimepirida y maleato de rosiglitazona, GSK); Metaglip® (glipizida y HCl de metformina, Bristol Myers Squibb); Glucovance® (gliburida y HCl de metformina, Bristol Myers Squibb); agonitas de PPAR gamma, tales como Avandia® (maleato de rosiglitizona, GSK) y Actos® (clorhidrato de pioglitazona, Takeda/Eli Lilly); sulfonilureas, tales como Amaryl® (glimepirida, Sanofi Aventis), Diabeta® (gliburida, Sanofi Aventis), Micronase®/Glynase® (gliburida, Pfizer) y Glucotrol®/Glucotrol XL® (glipizida, Pfizer); meglitinidas, tales como Prandin®/NovoNorm® (repaglinida, Novo Nordisk), Starlix® (nateglinida, Novartis) y Glufast® (mitiglinida, Takeda); biguanidas, tales como Glucophase®/Glucophase XR® (HCl de metformina, Bristol Myers Squibb) y Glumetza® (HCl de metformina, Depomed); tiazolidinadionas; análogos de amilina; análogos de GLP-1; inhibidores de DPP-IV tales como Januvia® (sitagliptina, Merck) y Galvus® (vildagliptina, Novartis); inhibidores de PTB-1 B; inhibidores de proteína cinasa (incluidos inhibidores de proteína cinasa activados por AMP); antagonistas de glucagón, inhibidores de glucógeno sintasa cinasa-3 beta; inhibidores de glucosa-6-fosfatasa; inhibidores de glucógeno fosforilasa; inhibidores de cotransportador glucosa sódica e inhibidores de alfa-glucosidasa, tales como Glycet® (miglitol, Pfizer); estatinas, fibratos y Zetia® (ezetimibe); alfa-bloqueantes; beta-bloqueantes; bloqueantes de canales de calcio; diuréticos; inhibidores de enzima convertidora de angiotensina (ACE); inhibidores de ACE doble y endopeptidasa neutra (NEP); bloqueantes del receptor de angiotensina (ARBs); inhibidores de aldosterona sintasa; antagonistas del receptor de
aldosterona; antagonistas del receptor de endotelina; orlistat; fentermina; sibutramina; Acomplia® (rimonabant); tiazolidinadionas (p. ej., rosiglitazona, pioglitazona); inhibidores de SGLT 2 (p. ej., dapagliflozin, etabonato de remogliflozina, sergliflozin, canagliflozin y 1 -cloro-4-(p-D-glucopiranos-1-il)-2-[4-(('S)-tetrahidrofuran-3-iloxi)-bencil]-benceno); agonistas de PPAR-gamma (p. ej., Gl 262570) y antagonistas; moduladores de PPAR-gamma/alfa (p. ej., KRP 297); inhibidores de alfa-glucosidasa (p. ej., acarbosa, voglibosa); inhibidores de DPPIV (p. ej., Januvia® (esitagliptina), Galvus®/Zomelis® (vildagliptina), Onglyza® (saxagliptina), Nesina®/Vipidia® (alogliptina) y Tradjenta®/Trajenta® (linagliptina)); alfa2-antagonistas; agonistas y análogos del receptor de proteína similar a glucagón 1 (GLP-1) (p. ej., exendina-4); amilina; inhibidores de proteína tirosinafsfatasa 1; sustancias que afectan la producción de glucosa desregulada en el hígado, p. ej., inhibidores de glucosa-6-fosfatasa o fructosa-1,6- bisfosfatasa, glucógeno fosforilasa; antagonistas del receptor de glucagón; inhibidores de fosfoenol piruvato carboxicinasa; activadores de glucógeno sintasa cinasa y glucocinasa; agentes reductores de lípidos tales como inhibidores de HMG-CoA-reductasa (p. ej., simvastatina, atorvastatina); fibratos (p. ej., bezafibrato, fenofibrato), ácido nicotínico y los derivados de este, agonistas de PPAR-alpha, agonistas de PPAR-delta; inhibidores de ACAT (p. ej., avasimiba); inhibidores de la absorción de colesterol tales como ezetimiba; sustancias de unión a ácido biliar tales como colestiramina; inhibidores del transporte del ácido biliar ileal; compuestas que aumentan HDL tales como inhibidores de CETP y reguladores de ABC1; sustancias activas para tratar la obesidad tales como sibutramina y tetrahidrolipostatina; SDRI; axoquina; leptina; miméticos de leptina; antagonistas del receptor de cannabinoides 1; y antagonistas del receptor de MCH-1; agonistas del receptor de MC4; y antagonistas de NPY5 y NPY2; agonistas adrenérgicos de beta3 tales como SB- 418790 y AD-9677; agonistas del receptor de 5HT2c; antagonistas del receptor GABA; bloqueantes de canales de Na; topiramato; inhibidores de proteína cinasa C; inhibidores del producto final de glucación avanzada; e inhibidores de aldosa reductasa.
Formulaciones farmacéuticas, administración y formas de dosificación
Cuando se emplean como sustancias farmacéuticas, los compuestos de la invención se pueden administrar en forma de una composición farmacéutica que se refiere a una combinación de un compuesto de la invención, o su sal farmacéuticamente aceptable, y al menos un portador farmacéuticamente aceptable. Estas composiciones se pueden preparar de una manera que se conoce en la técnica farmacéutica y se pueden administrar mediante una variedad de vías, dependiendo si se desea un tratamiento local o sistémico y del área que se va tratar. La administración puede ser tópica (incluida oftálmica y a las membranas mucosas incluido el suministro intranasal, vaginal y rectal), pulmonar (p. ej., mediante inhalación o insuflación de polvos o aerosoles, incluido mediante nebulizador; intratraqueal, intranasal, epidérmica y transdérmica), ocular, oral o parenteral. Los métodos para el suministro ocular pueden incluir administración tópica (colirios), inyección subconjuntival, periocular o intravítrea o introducción mediante catéter con globo o insertos oftálmicos colocados quirúrgicamente en el saco conjuntival. La administración parenteral incluye inyección o infusión intravenosa, intraarterial, subcutánea, intraperitoneal o intramuscular; o administración intracraneal, p. ej., intratecal o intraventricular. La administración parenteral puede ser en forma de una dosis de bolo simple o puede ser, por ejemplo, mediante una bomba de perfusión continua. Las composiciones farmacéuticas y formulaciones para administración tópica pueden incluir parches transdérmicos, ungüentos, lociones, cremas, geles, gotas, supositorios, pulverizaciones, líquidos y polvos. Pueden ser necesarios o deseables portadores farmacéuticos convencionales, bases acuosas, en polvo u oleosas, espesantes y similares.
La presente invención también incluye composiciones farmacéuticas que contienen, como el ingrediente activo, uno o más de los compuestos de la invención mencionados anteriormente en combinación con uno o más portadores farmacéuticamente aceptables. Para elaborar las composiciones de la invención, el ingrediente activo típicamente se mezcla con un excipiente, se diluye mediante un excipiente o se encierra dentro de dicho portador en forma de, por ejemplo, una cápsula, sobre, papel u otro contenedor. Cuando el excipiente sirve como diluyente, puede ser un material sólido, semisólido o líquido, que actúa como un vehículo, portador o medio para el ingrediente activo. Por lo tanto, las composiciones pueden estar en forma de comprimidos, pastillas, polvos, grageas, sobres, obleas, elixires, suspensiones, emulsiones, disoluciones, jarabes, aerosoles (como un sólido o en un medio líquido), ungüentos que contienen, por ejemplo, hasta 10 % en peso del compuesto activo, cápsulas de gelatina blandas y duras, supositorios, disoluciones inyectables estériles y polvos envasados estériles.
Los compuestos o composiciones descritos en la presente memoria se pueden administrar a un paciente al usar cualquier cantidad y cualquier vía de administración eficaz para tratar o reducir la gravedad de una o más de las enfermedades y afecciones descritas en la presente memoria. La cantidad exacta necesaria variará de sujeto a sujeto, dependiendo de la especie, edad y condición general del sujeto, la gravedad de la infección, enfermedad o trastorno, el agente específico, su modo de administración y similares. Los compuestos proporcionados preferiblemente se formulan en una forma de dosificación unitaria particular para facilitar la administración y la uniformidad de la dosificación. La expresión "forma de dosificación unitaria" según se usa en la presente memoria se refiere a una unidad físicamente diferenciado de agente apropiado para el paciente que se va a tratar.
La dosificación terapéutica de los compuestos de la presente invención puede variar según, por ejemplo, el uso particular para el cual se creó el tratamiento, el modo de administración del compuesto, la salud y condición del paciente y la opinión del médico que prescribe. La proporción o concentración de un compuesto de la invención en una composición farmacéutica puede variar dependiendo de varios factores que incluyen la dosificación, características químicas (p. ej., hidrofobicidad) y la vía de administración. Por ejemplo, los compuestos de la invención se pueden proporcionar en una disolución tampón fisiológica acuosa que contiene aproximadamente 0,1 a
aproximadamente 10 % p/v del compuesto para administración parenteral. Algunos intervalos de dosis típicos son de aproximadamente 1 pg/kg a aproximadamente 1 g/kg de peso corporal por día. En algunas realizaciones, el intervalo de dosis es de aproximadamente 0,01 mg/kg a aproximadamente 100 mg/kg de peso corporal por día. La dosificación es probable que dependa de variables tales como el tipo y extensión de la progresión de la enfermedad o trastorno, el estado de salud general del paciente particular, la eficacia biológica relativa del compuesto seleccionado, la formulación del excipiente y su vía de administración. Las dosis eficaces se pueden extrapolar a partir de curvas de dosis-respuesta derivadas de sistemas de prueba in vitro o con modelo animal.
Ejemplos
Como se representa en los Ejemplos a continuación, los compuestos de la invención se prepararon y aislaron según los siguientes procedimientos generales. Se apreciará que, aunque los métodos generales pueden representar la síntesis de ciertos compuestos de la presente invención, los siguientes métodos generales y otros métodos conocidos para el experto en la técnica, se pueden aplicar a todos los compuestos y subclases y especies de cada uno de estos compuestos, como se describe en la presente memoria.
Las reacciones con microondas se llevaron a cabo en un reactor CEM con el uso del sistema SP de descubrimiento. Cuando se presentan datos de NMR, los espectros se obtuvieron en un Varian-400 (400 MHz). Los espectros se notifican como ppm campo abajo del tetrametilsilano con el número de protones, multiplicidades y, en ciertas instancias, constantes de acoplamiento indicadas entre paréntesis junto con la referencia al disolvente deuterado. Los compuestos también se purificaron mediante el sistema de cromatografía rápida ISCO al utilizar métodos estándares descritos en el manual.
Los compuestos se purificaron mediante un método de HPLC preparativa ácida, básica o neutra como se describe a continuación en los Métodos de HPLC A a G.
Método de RP-HPLC preparativa A:
RP-HPLC (C-18, Boston Green ODS 150*30 mm*5 pm; gradiente de eluyente: agua+TFA al 0,1 %/ acetonitrilo = 81:19 a 51:49)
Fase móvil A: agua+TFA al 0,1 %; Fase móvil B: CH3CN; Velocidad de flujo: 30 mL/min; Detección: UV 220 nm / 254 nm; Columna: Boston Green ODS 150*30 mm*5 pm; Temperatura de columna: 30 °C.

Método de RP-HPLC preparativa B:
RP-HPLC (C-18, Phenomenex Synergi C18250*21,2 mm*4 pm; gradiente de eluyente: agua+TFA al 0,1 %/ acetonitrilo = 75: 25 a 45:55).
Fase móvil A: agua+TFA al 0,1 %; Fase móvil B: CH3CN; Velocidad de flujo: 25 mL/min; Detección: UV 220 nm / 254 nm; Columna: Phenomenex Synergi C18250*21,2 mm*4 pm; Temperatura de columna: 30 °C.

Método de RP-HPLC preparativa C:
RP-HPLC (C-18, Phenomenex Synergi C18 250*21,2 mm*4 gm; gradiente de eluyente: agua+HCl al 0,05 %/ acetonitrilo = 82:18 a 52:48).
Fase móvil A: agua con HCl al 0,05 %; Fase móvil B: CH3CN; Velocidad de flujo: 30 mL/min; Detección: UV 220 nm / 254 nm; Columna: Phenomenex Gemini 150*30 mm*4 gm Temperatura de columna: 30 °C.

Método de RP-HPLC preparativa D:
RP-HPLC (C-18, Phenomenex Gemini 150*25 mm*10 gm; gradiente de eluyente: agua+hidróxido de amoníaco al 0,05 %/ acetonitrilo = 30:70 a 0:100).
Fase móvil A: agua con hidróxido de amoníaco al 0,05 %; Fase móvil B: CH3CN; Velocidad de flujo: 25 mL/min; Detección: UV 220 nm / 254 nm; Columna: Phenomenex Gemini 150*25 mm*10 gm; Temperatura de columna: 30 °C.

Método de RP-HPLC preparativa E:
Fase móvil A: agua con TFA al 0,1 %; Fase móvil B: acetonitrilo con TFA al 0,1 %; Velocidad de flujo: 25 mL/min; Detección: UV 220 nm / 254 nm; Columna: C-18 Synergi Max-RP 150*30 mm*4 gm; Temperatura de columna: 30 °C.

Método de HPLC preparativa neutra F:
Fase móvil A: agua
Fase móvil B: CH3CN
Velocidad de flujo: 120 mL/min
Detección: UV 220 nm / 254 nm
Columna: Phenomenex Synergi Max-RP 250*50 mm*10 um
Temperatura de columna: 30 °C

Método de HPLC preparativa G:
Fase móvil A: agua (10 mM NH4HCO3)
Fase móvil B: CH3CN
Velocidad de flujo: 25 mL/min
Detección: UV 220 nm / 254 nm
Columna: Xtimate C18 150 * 25 mm * 5 um
Temperatura de columna: 30 °C

Los datos de LCMS se obtuvieron al utilizar las siguientes condiciones cromatográficas:
Método de LCMS A:
Sistema de HPLC: Waters ACQUITY; Columna: Waters ACQUITY CSH™ C18 1,7 pM. Columna de guarda: Waters Assy. Frit, 0,2 pM, 2,1 mm; Temperatura de columna: 40 °C.
Fase móvil: A: TFA: Agua (1: 1000, v:v); Fase móvil B: TFA: ACN (1: 1000, v:v); Velocidad de flujo: 0,65 ml/min; Volumen de inyección: 2 pL; Tiempo de adquisición: aproximadamente 1,5 min.
Programa de gradiente:

Espectrómetro de masas: Waters SQD; ionización: Ionización por electronebulización positiva (ESI); Modo de barrido (100-1400 m/z cada 0,2 segundo); Voltaje de capilar de ES: 3,5 kV; Voltaje de cono de ES: 25 V.
Temperatura de fuente: 120 °C; Temperatura de desolvatación: 500 °C; Flujo de gas de desolvatación: Ajuste de nitrógeno 650 (L/h); Flujo de gas de cono: Ajuste de nitrógeno 50 (L/h).
Método de LCMS B:
Sistema de HPLC: Waters ACQUITY; Columna: Waters ACQUITY CSH™ C18 1,7 pM. Columna de guarda: Waters Assy. Frit, 0,2 pM, 2,1 mm; Temp. de columna: 40 °C.
Fase móvil: A: TFA: Agua (1: 1000, v:v); Fase móvil B: TFA: ACN (1: 1000, v:v); Velocidad de flujo: 0,65 ml/min; Volumen de inyección: 2 pL; Tiempo de adquisición: aproximadamente 1,5 min.

Espectrómetro de masas: Waters SQD; Ionización: Ionización por electronebulización positiva (ESI); Modo de barrido (100-1400 m/z cada 0,2 segundo); Voltaje de capilar de ES: 3,5 kV; Voltaje de cono de ES: 25 v.
Temperatura de fuente: 120 °C; Temperatura de desolvatación: 500 °C; Flujo de gas de desolvatación: Ajuste de nitrógeno 650 (L/h); Flujo de gas de cono: Ajuste de nitrógeno 50 (L/h).
Método de LCMS C:

Método de LCMS D:

Método de LCMS E

Método de LCMS F:

Método de LCMS G:
Sistema de HPLC: Waters ACQUITY; Columna: Waters ACQUITY CSH™ C18 1,7 pM. Columna de guarda: Waters Assy. Frit, 0,2 pM, 2,1 mm; Temp. de columna: 40 °C.
Fase móvil: A: TFA: Agua (1: 1000, v:v); Fase móvil B: TFA: ACN (1: 1000, v:v); Velocidad de flujo: 1 ml/min; Volumen de inyección: 2 pL; Tiempo de adquisición: aproximadamente 115 min.

Espectrómetro de masas: Waters SQD; Ionización: Ionización por electronebulización positiva (ESI); Modo de barrido (100-1400 m/z cada 0,2 segundo); Voltaje de capilar de ES: 3,5 kV; Voltaje de cono de ES: 25 v.
Temperatura de fuente: 120 °C; Temperatura de desolvatación: 500 °C; Flujo de gas de desolvatación: Ajuste de nitrógeno 650 (L/h); Flujo de gas de cono: Ajuste de nitrógeno 50 (L/h).
Los siguientes son métodos de separación por Cromatografía de fluido supercrítico (SFC, por sus siglas en inglés) para compuestos racémicos.
Método A
Instrumento: Thar SFC 80; Columna: AD 250 mm*30 mm, 5 pm; Fase móvil: A: CO2 supercrítico, B: IPA (DEA al 0,05 %), A: B =80:20 a 60 mL/min; Temp. de columna: 38 °C; Presión de boquilla: 100 Bar; Temp. de boquilla: 60 °C; Temp. de evaporador: 20 °C; Temp. de compensador: 25 °C; Longitud de onda: 220 nm.
Método B
Instrumento: SFC MG2; Columna: OJ 250 mm*30 mm, 5 pm; Fase móvil: A: CO2 supercrítico, B: MeOH (DEA al 0,05 %), A:B =90:10 a 70 mL/min; Temp. de columna: 38 °C; Presión de boquilla: 100 Bar Temp. de boquilla: 60 °C; Temp. de evaporador: 20 °C; Temp. de compensador: 25 °C; Longitud de onda: 220nm.
Los siguientes son métodos de SFC analítica (anal.) utilizados para caracterizar los compuestos finales.
SFC Anal. Método A: Instrumento: Thar SFC 80; Columna: AD_H 4 mm*40 mm, 5 pm; Fase móvil: A: CO2 supercrítico, B: IPA (DEA al 0,05 %), A: B =80:20 a 4 mL/min; pasada de 3 min, Temp. de columna: 38 °C; Presión de boquilla: 100 Bar; Temp. de boquilla: 60 °C; Temp. de evaporador: 20 °C; Temp. de compensador: 25 °C; Longitud de onda: 220 nm.
SFC Anal. Método B: Instrumento: Thar SFC 80; Columna: AD_H 4 mm*40 mm, 5 pm; Fase móvil: A: CO2 supercrítico, B: IPA (DEA al 0,05 %), A: B =80:20 a 2,4 mL/min; pasada de 10 min, Temp. de columna: 38 °C; Presión de boquilla: 100 Bar; Temp. de boquilla: 60 °C; Temp. de evaporador: 20 °C; Temp. de compensador: 25 °C; Longitud de onda: 220 nm.
SFC Anal. Método C: Instrumento: Thar SFC 80; Columna: AD_H 4 mm*40 mm, 5 pm; Fase móvil: A: CO2 supercrítico, B: IPA (DEA al 0,05 %), A: B =80:20 a 2,8 mL/min; pasada de 13 min, Temp. de columna: 38 °C; Presión de boquilla: 100 Bar; Temp. de boquilla: 60 °C; Temp. de evaporador: 20 °C; Temp. de compensador: 25 °C; Longitud de onda: 220 nm.
SFC Anal. Método D: Instrumento: Thar SFC 80; Columna: AD-3, 5 mm*40 mm, 5 pm; Fase móvil: A: CO2 supercrítico, B: IPA (DEA al 0,05 %), A: B =80:20 a 25 mL/min; pasada de 5 min, Temp. de columna: 38 °C; Presión de boquilla: 100 Bar; Temp. de boquilla: 60 °C; Temp. de evaporador: 20 °C; Temp. de compensador: 25 °C; Longitud de onda: 220 nm.
Difracción de polvo de rayos X (XRPD) Método A
Se uso el difractómetro de rayos X Rigaku MiniFlex 600 con un detector D/teX de alta velocidad en las siguientes condiciones: 40 kV, 15 mA, radiación Cu K-alfa (longitud de onda = 1,54 Á). El intervalo de barrido de 2-theta fue de 3-45° y la velocidad de barrido fue de 10°/min.
Difracción de polvo de rayos X (XRPD) Método B


Difracción de polvo de rayos X (XRPD) Método C
Geometría de transmisión
Los patrones de XRPD se recogieron con un difractómetro PANalytical X'Pert PRO MPD al usar un haz incidente de radiación Cu producido al usar una fuente de enfoque fino, largo Optix. Se usó un espejo multicapa elípticamente graduado para enfocar los rayos X Cu Ka a través del ejemplar y en el detector. Antes del análisis, se analizó un ejemplar de silicio (NIST SRM 640e) para verificar si la posición observada del pico de Si-111 estaba en consonancia con la posición certificada por NIST. Un ejemplar de la muestra se colocó entre películas de 3 pm de espesor y se analizó en geometría de transmisión. Se usaron una extensión antidispersión corta de retén de haz y un borde de cuchilla antidispersión para minimizar el fondo generado por el aire. Se usaron ranuras Soller para los haces incidente y difractado para minimizar el ensanchamiento a partir de la divergencia axial. Los patrones de difracción se recogieron al usar un detector sensible a la posición de barrido (X'Celerator) ubicado a 240 mm del ejemplar y el programa informático Data Collector v.2.2b.
Geometría de reflexión
Los patrones de XRPD se recogieron con un difractómetro PANalytical X'Pert PRO MPD al usar un haz incidente de radiación Cu Ka producido al usar una fuente de enfoque fino, largo y un filtro de níquel. El difractómetro se configuró al usar la geometría de Bragg-Brentano simétrica. Antes del análisis, se analizó un ejemplar de silicio (NIST SRM 640e) para verificar si la posición observada del pico de Si-111 estaba en consonancia con la posición certificada por NIST. Se preparó un ejemplar de la muestra como una capa circular delgada centrada sobre un sustrato de fondo cero de silicio. Se usaron ranuras antidispersión (SS) para minimizar el fondo generado por el aire. Se usaron ranuras Soller para los haces incidente y difractado para minimizar el ensanchamiento a partir de la divergencia axial. Los patrones de difracción se recogieron al usar un detector sensible a la posición de barrido (X'Celerator) ubicado a 240 mm de la muestra y el programa informático Data Collector v.2.2b.
Calorimetría diferencial de barrido (DSC)
Las mediciones de DSC se llevaron a cabo con el uso de un calorímetro diferencial de barrido TA Instruments 2920. La calibración de la temperatura se llevó a cabo con el uso del metal indio rastreable por NIST.
Sorción/desorción dinámica de vapor (DVS)
Los datos de sorción/desorción de humedad se recogieron en un analizador de sorción de vapor VTI SGA-100. Se usaron NaCl y PVP como estándares de calibración. Las muestras no se secaron antes del análisis. Los datos de sorción y desorción se recogieron en un intervalo de 5 % a 95 % de RH con incrementos de 10 % de RH con una purga de nitrógeno. El criterio de equilibrio usado para el análisis fue menos de 0,0100 % de cambio de peso en 5 minutos con un tiempo de equilibrio máximo de 3 horas. Los datos no se corrigieron según el contenido de humedad inicial de las muestras.
Análisis termogravimátrico (TGA)
Los análisis de TG se llevaron a cabo con el uso de un analizador termogravimétrico TA Instruments Q5000 IR. La calibración de la temperatura se llevó a cabo con el uso de níquel y ALUMEL™. Cada muestra se preparó en una cacerola de platino y el horno se calentó con nitrógeno.
La invención se ilustra mediante los siguientes ejemplos, en los que se pueden emplear las siguientes abreviaturas:


Intermediario 1.
5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina
orofenoxi)acetato de etilo
A una disolución de 2-bromo-4-fluorofenol (250 g, 1,31 mol) en CH3CN (2 L) se agregó K2CO3 (270 g, 1,97 mol) y 2-bromoacetato de etilo (219 g, 1,31 mol). La suspensión se calentó a 90 °C durante 1,5 h. La mezcla se filtró y el filtrado se concentró para proporcionar 2-(2-bromo-4-fluorofenoxi)acetato de etilo bruto como un aceite marrón, que se usó directamente en la siguiente etapa. Rendimiento: 312 g; 1H RMN (CDCh): 57,32 (dd, J = 7,6, 3,2 Hz, 1H), 6,95-6,97 (m, 1H), 6,82 (dd, J = 8,8, 4,4 Hz, 1 H), 4,66 (s, 2H), 4,27 (c, J = 7,2 Hz, 2H), 1,31 (t, J = 7,2 Hz, 3H). 1F RMN (CDCh): 5 -120,06 (s, IF).
Etapa 2: 5-(2-bromo-4-fluorofenoxi)-2-tioxo-2,3-dihidropirimidin-4(1 H)-ona

A una disolución de 2-(2-bromo-4-fluorofenoxi)acetato de etilo (100 g) en THF anhidro (2 L) se agregó formiato de etilo (108 g) y NaH (20 g) a 0 °C. La mezcla se agitó a 35-45 °C durante 18 h. El disolvente se retiró al vacío y se agregaron EtOH anhidro (2 L) y tiourea (25 g, 324,8 mmol) y se agitaron a 90 °C durante 16 h. La mezcla se concentró y se diluyó con agua (2 L) y se extrajo con éter de petróleo:acetato de etilo (10:1; 500 mL x 3). La capa acuosa se acidificó hasta pH = 4 mediante HCl ac. (1N, 200 mL) y precipitó un sólido blanco. La mezcla se filtró y la torta de filtro resultante se secó para proporcionar 5-(2-bromo-4-fluorofenoxi)-2-tioxo-2,3-dihidropirimidin-4(1 H)-ona (62 g) bruta como un sólido blanco, que se usó directamente en la siguiente etapa sin purificación. Rendimiento: 62 g; Método de LCMS C: Rt = 0,638 min; (M+H)+ = 316,9, 318,9 (isótopos de cloro).
Etapa 3: 5-(2-bromo-4-fluorofenoxi)pirimidin-4-ol

A una disolución de 5-(2-bromo-4-fluorofenoxi)-2-tioxo-2,3-dihidropirimidin-4(1H)-ona (62 g) en EtOH anhidro (1,5 L) se agregó Ni de Raney (62 g) y la mezcla se calentó a reflujo durante 6 h. El disolvente se retiró al vacío y se agregó EtOH anhidro (2 L). La mezcla se filtró y el concentrado filtrado se concentró para proporcionar 5-(2-bromo-4-fluorofenoxi)pirimidin-4-ol bruto como un sólido gris. Rendimiento: 55 g. Método de LCMS C: Rt = 0,619 min; (M+H)+ = 284,9287,0 (isótopos de cloro).
Etapa 4: 5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina
A una disolución de 5-(2-bromo-4-fluorofenoxi)pirimidin-4-ol (55 g) en SOCh (500 mL) se agregó DMF anhidro (5 mL). La mezcla se calentó a 70 °C durante 4 h. La mezcla se concentró, se disolvió con DCM (500 mL), después se vertió en NaHCO3 saturado (ac) (500 mL) y se agitó a RT durante 2 h. La capa orgánica se separó, secó sobre Na2SO4, se filtró y se concentró. El residuo después se purificó mediante columna ISCO sobre gel de sílice (de éter de petróleo al 100 % a EtOAc: éter de petróleo = 9:1) para proporcionar 5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina como un sólido amarillo claro. Rendimiento: 32 g. Método de LCMS C: Rt = 0,858 min; (M+H)+ = 302,9, 304,9 (isótopos de cloro y bromo). 1H RMN (CDCh): 58,77 (s, 1 H), 8,07 (s, 1H), 7,45 (dd, J = 7,63,2 Hz, 1 H), 7,06-7,12 (m, 2H). 1F RMN (CDCh): 5 -113,64 (s, IF).
Intermediarios 2-10a.
Los siguientes intermediarios se prepararon según el procedimiento descrito para el Intermediario 1.
Tabla 1. Intermediarios 2-10a.


Intermediario 11.
7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonana-2-carboxilato de terc-butilo

Una disolución de 5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina (Intermediario 1, 4 g, 13,18 mmol), 2,7 diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (3,0 g, 13,18 mmol) y K2CO3 (7,3 g, 52,72 mmol) en CH3CN (100 mL) se agitó a 95 °C durante 8 h. El sólido se retiró por filtración y el filtrado se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (elución con éter de petróleo:acetato de etilo = 10:1 a 3:2) para proporcionar 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonane-2-carboxilato de tercbutilo (Intermediario 11) como un aceite amarillo. Rendimiento: 9,5 g; método de Hp LC C: Rt = 0,749 min; (M+H)+ = 493,0 495,1 (isótopos de bromo); 1H RMN (CD3OD): 58,29 (s, 1H), 7,66 (s, 1H), 7,54 (d, J = 2,8 Hz, 1H), 7-16 (d, J = 6,0 Hz, 1 H), 6,96 (d, J = 4,8 Hz, 1H), 3,67-3,81 (t, 4H), 3,37 (s, 2H), 3,23-3,27 (m, 2H), 1,87-1,96 (t, 4H), 1,44 (s, 9H).
19F RMN (CD3OD): 5 -119,01.
Intermediarios 12-19.
Los siguientes intermediarios se prepararon según el procedimiento descrito para el Intermediario 11.
Tabla 2. Intermediarios 12-19.


Intermediario 20.
6-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de tere-butilo

A una disolución de 5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina (Intermediario 1, 5,55 g, 18,4 mmol) en CH3CN (80 mL) se agregó 2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (3,62 g, 18,4 mmol) y Na2CO3 (3,89 g, 36,74 mmol). La mezcla se agitó a 90-95 °C durante 16 h. La mezcla se filtró y el filtrado se concentró. El residuo se purificó mediante cromatografía en columna de gel de sílice (éter de petróleo:acetato de etilo = 0:1) para proporcionar 6-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como un sólido amarillo. Rendimiento: 6,5 g; método de HPLC C: Rt = 0,742 min, (M+H)+ = 465,0, 467,0 (isótopos de bromo).
Intermediarios 20a-25.
Los siguientes intermediarios se prepararon según el procedimiento descrito para el Intermediario 20.
Tabla 3. Intermediarios 20a-25


Intermediario 26.
2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-yl)-2,7-diazaspiro[4.4]nonano

Etapa 1: 7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo

A una suspensión de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonana-2-carboxilato de terc-butilo (Intermediario 11,200 mg, 0,40 mmol), ácido (4-isopropilpirimidin-5-il)borónico (130 mg, 0,80 mmol) y K3PO4 (170 mg, 0,80 mmol) en dioxano (6 mL) y H2O (2 mL) se agregó Sphos paladaciclo (14,4 mg, 0,02 mmol) en atmósfera de N2 y la mezcla se agitó a 90 °C durante 16 h. La mezcla de reacción se lavó con agua (80 mL) y se extrajo con EtOAc (3 x 50 mL), las capas orgánicas se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante TLC preparativa sobre gel de sílice (éter de petróleo: EtOAc = 1: 1, Rf = 0,25) para proporcionar 7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4] nonano-2-carboxilato de terc-butilo como un sólido blanco. Rendimiento: 110 mg; método de HPLC C: Rt = 0,759 min; (M+H)+ = 535,2
Etapa 2: 2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-yl)-2,7-diazaspiro[4.4]nonano
A una disolución de 7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (100 mg, 1,87 mmol) en CH2Cl2 (3 mL) se agregó TFA (1 mL). La mezcla se agitó a 20-25 °C durante 2 h. Después, la mezcla de reacción se neutralizó con NH3-H2O (pH = 8) y se lavó con agua (80 mL) y se extrajo con CH2G2 (3 x 50 mL). Las capas orgánicas se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron in vacuo para proporcionar 2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)- 2,7-diazaspiro[4.4]nonano bruto como un sólido amarillo que se usó en la siguiente etapa sin purificación adicional. Rendimiento: 90 mg; método de HPLC C: Rt = 0,575 min; (M+H)+ = 435,2
Intermediarios 27-32.
Los siguientes intermediarios se prepararon según el procedimiento descrito para el Intermediario 26.
Tabla 4. Intermediarios 27-32.


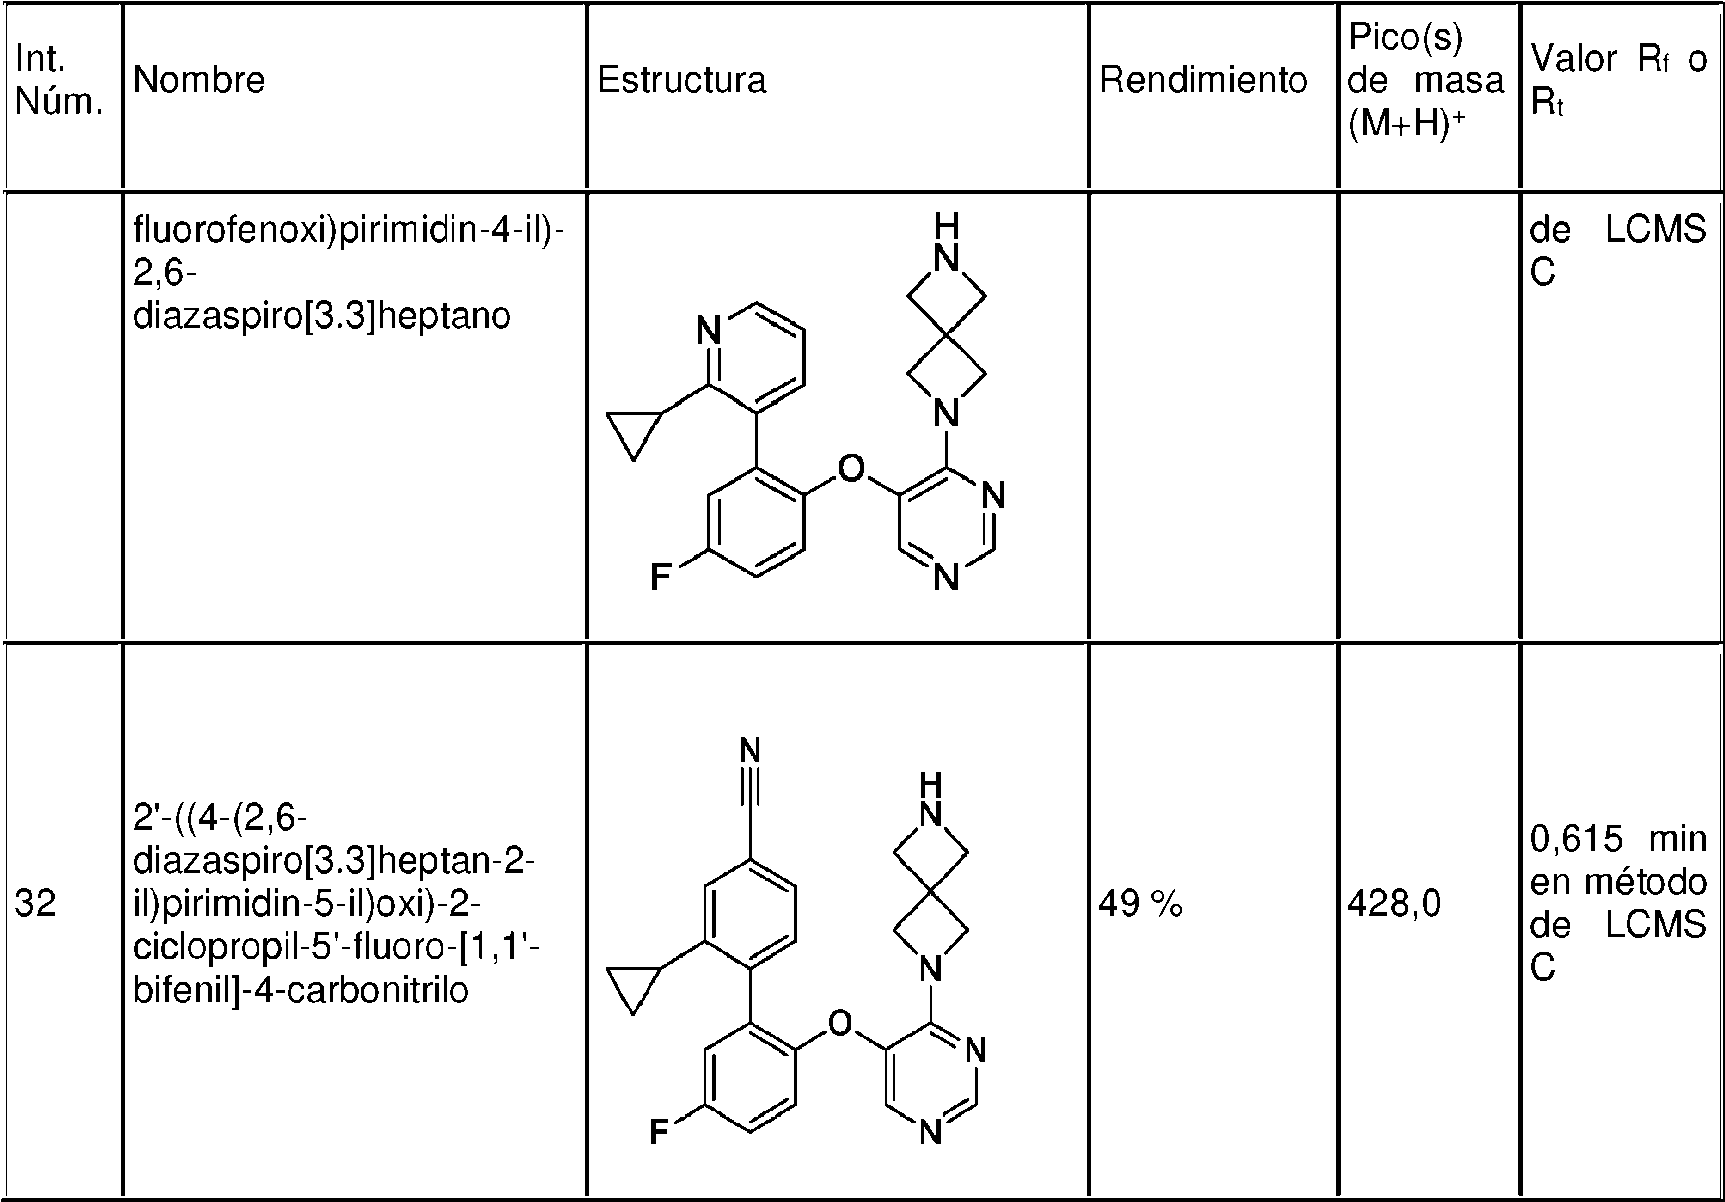
Intermediario 33.
2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida
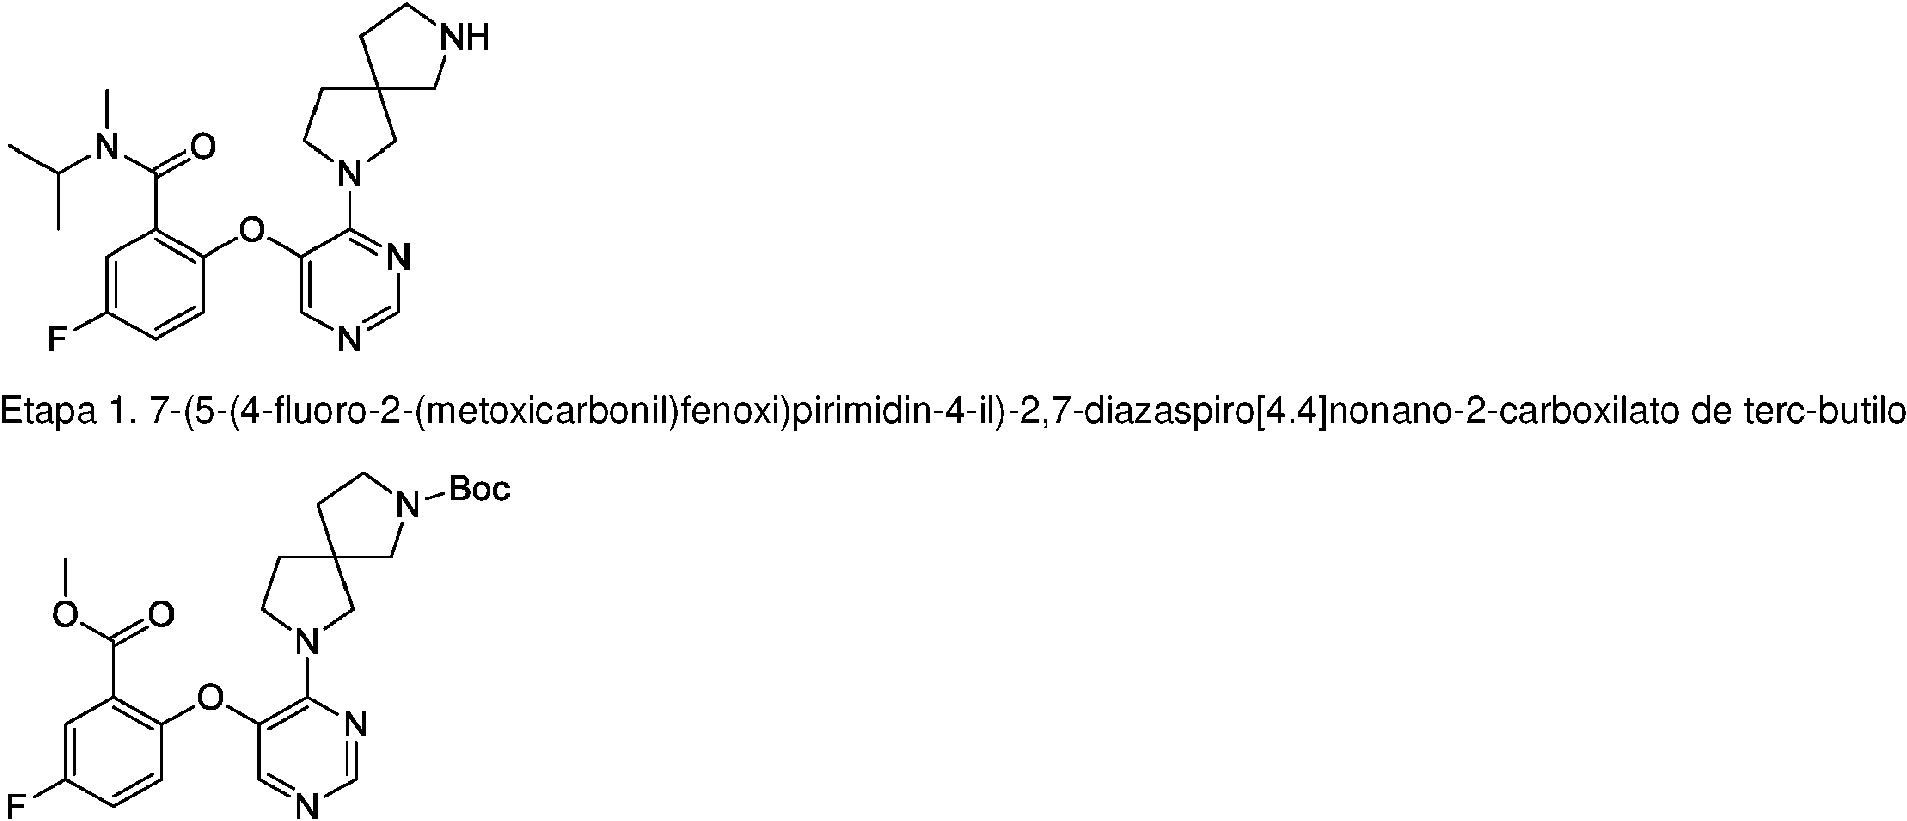
A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11,9,5 g, 19,31 mmol) y Pd(dppf)Cl2 (7,1 g, 9,66 mmol) se agregó en Et3N (13,4 mL) y MeOH (100 mL). Después, la mezcla de reacción se agitó a 65 °C en CO (50 Psi) durante aproximadamente 16 h. La reacción se filtró a través de Celite y se concentró a presión reducida para proporcionar el residuo que se purificó mediante cromatografía en columna sobre gel de sílice (elución con DCM: MeOH = 1: 0 ~ 10:1) para proporcionar 7-(5-(4-fluoro-2-(metoxicarbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite marrón. Rendimiento: 9,0 g; método de LC-MS E: Rt = 0,914 min; (M+H)+ = 473,2
Etapa 2. Ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico

A una disolución de 7-(5-(4-fluoro-2-(metoxicarbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonana-2-carboxilato de terc-butilo (3,3 g, 6,99 mmol) en MeOH (30 mL), THF (30 mL) y H2O (10 mL) se agregó KOH (0,78 g, 13,98 mmol). La mezcla se agitó a 13-23 °C durante 16 h. La mezcla se concentró y se ajustó hasta pH = 3-4 con HCl acuoso (3 mol / L). La mezcla se extrajo con EtOAc (3 x 50 mL), y las capas orgánicas combinadas se lavaron con salmuera (50 mL), se secaron sobre Na2SO4, se filtraron y se concentraron para proporcionar ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico bruto como un sólido marrón, que se usó directamente sin purificación adicional. Rendimiento: 3,2 g; LCMS Método C: Rt = 0,702 min, (M+H)+ = 459,0. 1H RMN (DMSO-d6): 5 8,30 (s, 1 H), 7,39-7,69 (m, 3 H), 6,95-7,05 (m, 1 H), 3,60-3,72 (m, 5 H), 3,17 (s, 3 H), 1,77-1,88 (m, 4 H), 1,38 (s, 9 H). 19F RMN (DMSO-d6): 5 -119,13.
Etapa 3. 7-(5-(4-fluoro-2-isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico (2,9 g, 5,45 mmol) y N-metilpropan-2-amina (0,6 g, 8,18 mmol) en d Cm (100 mL) se agregó HATU (3,1 g, 8,18 mmol) y DIPEA (2,1 g, 16,3 mmol). La mezcla se agitó a 13-21 °C durante 16 h. La mezcla se concentró y el residuo se purificó mediante HPLC preparativa neutra para proporcionar 7-(5-(4-fluoro-2-isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo. Rendimiento: 2,1 g; LCMS Método E: Rt = 0,731 min (M+H)+ = 514,1. 1H RMN (DMSO-d6): 5 8,30-8,33 (m, 1 H), 7,77-7,82 (m, 1 H), 7,19-7,29 (m, 2 H), 6,87-6,97 (m, 1 H), 4,67 (s, 1 H), 3,56-3,78 (m, 6 H), 3,15-3,17 (m, 2 H), 2,67-2,83 (m, 3 H), 1,79 1,84 (m, 4 H), 1,38 (s, 9 H), 1,06-1,11 (m, 6 H). 19F RMN (DMSO-de): 5 -111,36.
Etapa 4. 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida
A una disolución de 7-(5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (1 g, 1,95 mmol) en DCM anhidro (10 mL) se agregó HCl-MeOH (2 mL, 4 mol / L en MeOH) lentamente a 0 °C en N2. La reacción se agitó a 17-23 °C durante 16 h. La mezcla se ajustó hasta pH = 11 ~12 con NaOH ac. (1 mol / L), después se extrajo con EtOAc (50 mL x 3). Las capas orgánicas combinadas se lavaron con salmuera (50 mL), se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida para proporcionar 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida bruta como un sólido marrón. Rendimiento: 0,8 g (95 % bruto); método de LCMS C: Rt = 0,508 min; (M+H)+ = 414,0
Intermediarios 35-39.
Los siguientes intermediarios se prepararon según el procedimiento proporcionado para el Intermediario 33.
Tabla 5. Intermediarios 35-39.


Intermediario 40.
2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído

A una suspensión de 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbonitrilo (10 g, 57,75 mmol) en HCO2H (187 mL) y H2O (63 mL) se agregó aleación Ni-Al (6,19 g, 144,38 mmol) en porciones. Después, la mezcla se agitó a 90 °C durante 16 h. La mezcla de reacción se filtró y el filtrado se lavó con EtOH y se concentró a presión reducida. El residuo se lavó con agua (150 mL) y se filtró. La torta de filtro se secó a presión reducida para proporcionar 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído como un sólido gris blanco. Rendimiento: 9,1 g (97,2 %); LCMS Método D: Rt = 1,404 min, (M+H)+ = 163,0. 1H RMN (CD3OD): 59,87 (s, 1H), 7,65 (dd, J= 8,4, 1,2 Hz, 1H), 7,55 (s, 1H), 7,19 (d, J = 8,0 Hz, 1H).
Intermediario 41.
2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida

A una disolución de ácido 5-fluoro-2-hidroxibenzoico (100 g, 641 mmol) en acetona (1000 mL) se agregó K2CO3 (190 g, 1380 mmol) y MeI (268,3 g, 1890 mmol). La mezcla se agitó a 50 °C durante 16 h. La mezcla se filtró y se concentró a presión reducida. El residuo se mezcló con EtOAc (500 mL) y se lavó con H2O (3 x 300 mL). La capa orgánica después se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo: acetato de etilo = 20:1 para proporcionar 5-fluoro-2-metoxibenzoato de metilo. Rendimiento: 78 g (66 %). 1H RMN (CDCh): 57,50 (dd, J = 3,6 Hz, 8,8 Hz, 1H), 7,17-7,18 (m, 1H), 6,92 (dd, J= 4,0 Hz, 8,8 Hz 1H), 3,89 (s, 3H), 3,88 (s, 3H).
Etapa 2. Acido 5-fluoro-2-metoxibenzoico
A una disolución de 5-fluoro-2-metoxibenzoato de metilo (25 g, 135,9 mmol) en MeOH (250 mL) y H2O (50 mL) se agregó KOH (25 g, 446,4 mmol). La mezcla se agitó a 60 °C durante 3 h. La mezcla después se ajustó hasta pH 3-4 mediante disolución 2N HCl y se concentró para retirar MeOH a presión reducida. El residuo se mezcló con EtOAc (200 mL) y se lavó con H2O (2 x 200 mL). La capa orgánica se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar ácido 5-fluoro-2-metoxibenzoico bruto como un sólido blanco, que se usó para la siguiente etapa sin purificación adicional. Rendimiento: 23 g.
Etapa 3. 5-fluoro-N,N-diisopropil-2-metoxibenzamida

A una disolución de ácido 5-fluoro-2-metoxibenzoico (20 g, 117,6 mmol) y diisopropilamina (23,8 g, 235,6 mmol) en CH2G2 anhidro (300 mL) se agregó DIEA (22,8 g, 176,7 mmol) y HATU (53,6 g, 141,4 mmol) a 0 °C. La mezcla se agitó a 25 °C durante 16 h. La mezcla después se lavó con H2O (3 x 200 mL). La capa orgánica se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo: acetato de etilo = 5:1 para proporcionar 5-fluoro-N,N-diisopropil-2-metoxibenzamida como un sólido blanco. Rendimiento: 22 g. LCMS Método C: Valor Rt: 0,785 min, (M+H)+ = 254,0.
Etapa 4. 5-fluoro-2-hidroxi-N,N-diisopropilbenzamida

A una disolución de 5-fluoro-N,N-diisopropil-2-metoxibenzamida (15 g, 59,3 mmol) en CH2G2 anhidro (250 mL) con BBr3 (11 mL, 116,6 mmol) por goteo a -70 °C. La mezcla se agitó a 5 °C durante 16 h. La mezcla de reacción se inactivó con MeOH (30 mL) lentamente a -78 °C y se ajustó hasta pH 7-8 con disolución de NaHCO3 sat. La mezcla se extrajo con EtOAc (2 x 300 mL). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo: acetato de etilo = 4:1 para proporcionar 5-fluoro-2-hidroxi-N,N-diisopropilbenzamida como un sólido blanco. Rendimiento: 11 g. LCMS Método C: Rt = 0,744 min; (M+H)+ = 240,0.
Etapa 5. 5-fluoro-N,N-diisopropil-2-(pirimidin-5-iloxi)benzamida

A una disolución de 5-fluoro-2-hidroxi-N,N-diisopropilbenzamida (11,0 g, 46,0 mmol) y 5-bromopirimidina (21,8 g, 138,0 mmol) en DMF anhidro (300 mL) se agregó Cs2CO3 (45,0 g, 138,0 mmol). La mezcla se agitó a 130 °C durante 16 h. La mezcla se agregó a EtOAc (500 mL) y se lavó con H2O (3 x 300 mL). La capa orgánica se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo: acetato de etilo = 3:1 para proporcionar 5-fluoro-N,N-diisopropil-2-(pirimidin-5-iloxi)benzamida como un sólido blanco. Rendimiento: 14 g (97 %) Lc Ms Método C: Rt = 0,731 min; (M+H)+ = 317,9.
Etapa 6. 5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidina-1 -óxido

A una disolución de 5-fluoro-N,N-diisopropil-2-(pirimidin-5-iloxi)benzamida (14 g, 44,2 mmol) en CH2CI2 anhidro (400 mL) se agregó m-CPBA (27 g, 132,7 mmol). La mezcla se agitó a 10 °C durante 16 h. La mezcla de reacción se inactivó con disolución de Na2SÜ3 sat. (200 mL) y se lavó con NaHCÜ3 (2 x 200 mL). La capa orgánica se secó sobre Na2CÜ3 anhidro, se filtró y se concentró a presión reducida para proporcionar 1-óxido de 5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidina bruta como un sólido amarillo pálido, que se usó para la siguiente etapa sin purificación adicional. Rendimiento: 16 g (109 %). LCMS Método C: Rt = 0,705 min, (M+H)+ = 333,9.
Etapa 7. 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida
A una disolución de Et3N (7,3 g, 72,3 mmol) en CHCb (30 mL) se agregó POCh (12,5 g, 81,7 mmol) a 0 °C. Después, la mezcla se agregó a una disolución de 5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidina-1-óxido (16,0 g, 48,0 mmol) en CHCl3 (270 mL) lentamente a 0 °C. La mezcla se agitó a 65 °C durante 16 h. La mezcla después se agregó lentamente a una disolución de NaHCÜ3 sat. (500 mL) y el pH se ajustó hasta 7-8 mediante disolución de NaHCÜ3 sat. La mezcla se extrajo con acetato de etilo (2 x 300 mL). Las capas orgánicas combinadas se secaron sobre Na2SÜ4 anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo: acetato de etilo = 5:1 para proporcionar 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (6 g) como un sólido amarillo. Método de HPLC C: Rt = 0,735 min, (M+H)+ = 351,9. 1H RMN (CDCb): 58,71 (s, 1 H), 8,21 (s, 1H), 7,02-7,12 (m, 3H), 3,73-3,80 (m, 1 H), 3,46-3,53 (m, 1H), 1,49 (d, J = 6,8 Hz, 3H), 1,34 (d, J = 6,8 Hz, 3H), 1,26 (d, J = 6,4 Hz, 3H), 1,14 (d, J = 6,8 Hz, 3H). 19F RMN (CDCb): 5 -114,5. Intermediario 41a.
2-((4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida

El compuesto del título se sintetizó a partir del Intermediario 41 y 2,6-diazaspiro[3.3]heptano-2-carboxilato de tercbutilo mediante el método descrito para preparar el Intermediario 20. LCMS- Método C: 0,620 min, (M+H)+ = 413,2. Intermediarios 41 b-41f.
Los siguientes intermediarios se prepararon según el procedimiento descrito para el Intermediarios 41 y 41a.
Tabla 6. Intermediarios 42b-42f


Intermediarios 42 y 42c. 1-(2-hidroxietil)-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído y formiato de 2-(5-formil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-1 -il)etilo

Etapa 1.4-((2-hidroxietil)amino)-3-nitrobenzonitrilo

A una disolución de 4-fluoro-3-nitrobenzonitrilo (15 g, 90,4 mmol) y 2-aminoetanol (11,0 g, 180,7 mmol) en DMF anhidro (600 mL) se agregó K2CO3 (37,4 g, 271,2 mmol) en N2, después la mezcla de reacción se agitó a 25 °C durante 2 h. La mezcla de reacción se filtró y el filtrado se concentró a presión reducida. El residuo se lavó con H2O (100 mL) y la mezcla se extrajo con EtOAc (3 x 500 mL). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron para proporcionar 4-((2-hidroxietil)amino)-3-nitrobenzonitrilo. El residuo se usó para la siguiente etapa sin purificación adicional como un sólido amarillo. Rendimiento: 17,3 g. LCMS Método E: Rt = 1,016 min; (M+H)+ = 207,9.
Etapa 2. 3-amino-4-((2-hidroxietil)amino)benzonitrilo

A una disolución de 4-((2-hidroxietil)amino)-3-nitrobenzonitrilo (17,3 g, 83,6 mmol) en EtOH (800 mL) y H2O (400 mL) se agregaron Fe (23,4 g, 418,0 mmol) y NH4Cl (44,8 g, 836,0 mmol) en N2. La mezcla de reacción se agitó a 80 °C durante 2 h. La mezcla de reacción se filtró y el filtrado se concentró a presión reducida. El residuo se disolvió en EtOAc (500 mL), se lavó con H2O (2 x 100 mL), salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar 3-amino-4-((2-hidroxietil)amino)benzonitrilo. El residuo se usó para la siguiente etapa sin purificación adicional como un sólido marrón rojo. Rendimiento: 11,6 g. LCMS Método D: Rt = 0,941 min; (M+H)+ = 178,2.
Etapa 3. 3-amino-4-((2-((terc-butildimetilsilil)oxi)etil)amino)benzonitrilo

A una disolución de 3-amino-4-((2-hidroxietil)amino)benzonitrilo (11,6 g, 65,46 mmol) y terc-butilclorodimetilsilano (11,84 g, 78,55 mmol) en DMF anhidro (300 mL) se agregó imidazol (11,14 g, 163,65 mmol), después la reacción se agitó a 35 °C durante 16 h. La mezcla de reacción se filtró y el filtrado se concentró a presión reducida. La mezcla de reacción se agregó a agua (1000 mL) y se extrajo con EtOAc (3 x 500 mL). La capa orgánica se lavó con salmuera (100 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar 3-amino-4-((2-((terc-butildimetilsilil)oxi)etil)amino)benzonitrilo como un aceite negro, que se usó para la siguiente etapa sin purificación adicional. Rendimiento: 25 g. LCMS Método C: Rt = 0,878 min; (M+H)+ = 292,1.
Etapa 4. 1 -(2-((terc-butildimetilsilil)oxi)etil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbonitrilo
A una disolución de 3-amino-4-((2-((tercbutildimetilsilil)oxi)etil)amino)benzonitrilo (14 g, 48,1 mmol) en THF anhidro (400 mL) se agregó una disolución de BTC (28,5 g, 96,2 mmol) a 0 °C. Después, se agregó Et3N (33 mL) por goteo a la mezcla a 0 °C. Después de la adición, la reacción se agitó a 25 °C durante 2 h. La reacción se vertió en NaHCÜ3 ac. sat. (500 mL), se extrajo con EtOAc (3 x 300 mL). La capa orgánica se lavó con salmuera, se secó sobre Na2SÜ4 anhidro, se filtró y se concentró. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (con elución con éter de petróleo: EtOAc = 5:1 a 1:1) para proporcionar 1-(2-((terc-butildimetilsilil)oxi)etil)-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbonitrilo. Rendimiento: 4,8 g (31 %). LCMS Método F: Rt = 1,378 min, (M+H)+ = 318,3 1H RMN (CDCl3): 510,06 (s a, 1 H), 7,31 (d, J = 8,4 Hz, 1 H), 7,16 (s, 1H), 7,11 (d, J = 8,0 Hz, 1 H), 3,94-3,96 (m, 2 H), 3,83-3,85 (m, 2 H), 0,67 (s, 9 H), -0,198 (s, 6H).
Etapa 5. 1-(2-hidroxietil)-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído y formiato de 2-(5-formil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-1 -il)etilo

A una disolución de 1 -(2-((terc-butildimetilsilil)oxi)etil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbonitrilo (6,1 g, 19,2 mmol) en HCÜÜH (120 mL) y H2O (40 mL) se agregó Ni-Al (8,27 g, 96,2 mmol) en N2, después la mezcla de reacción se agitó a 90 °C durante 16 h. La mezcla de reacción después se filtró y el filtrado se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (con elución con DCM:MeOH = 10:1) para proporcionar 1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído como un sólido blanco y formiato de 2-(5-formil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-1-il)etilo como un sólido amarillo.
Intermediario 42. Formiato de 2-(5-formil-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-1-il)etilo: Rendimiento: 1,7 g (27 %). LCMS Método F: Rt = 0,858 min; (M+H)+ = 235,2 1HNMR (DMSO-de): 5 11,27 (s a, 1 H), 9,87 (s, 1 H), 8,12 (s, 1H), 7,63 (dd, J= 8,0, 1,2 Hz, 1 H), 7,42 (s, 1H), 7,37 (d, J = 8,0 Hz, 1 H), 4,35-4,38 (m, 2 H), 4,12-4,14 (m, 2 H).
Intermediario 42c. 1-(2-hidroxietil)-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído: Rendimiento: 1,5 g (27 %). LCMS Método F: Rt = 0,788 min; (M+H)+ = 207,2 RMN (DMSO-de): 5 11,20 (s a, 1 H), 9,86 (s, 1 H), 7,60 (d, J = 8,0 Hz, 1 H), 7,40 (s, 1H), 7,31 (d, J = 8,0 Hz, 1 H), 4,86 (s, 1 H), 3,85-3,86 (m, 2 H), 3,63-3,65 (m, 2 H).
Intermediario 42a.
1-(2-metoxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído

El producto del título se preparó según el procedimiento proporcionado para el Intermediario 41 a partir de 2-metoxietan-1-amina. LCMS Método F: Rt = 0,828 min; (M+H)+ = 221,2.
Intermediario 42b.
1 -etil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído

El producto del título se preparó según el procedimiento proporcionado para el Intermediario 41, a partir de etilamina LCMS Método F: Rt = 0,868 min; (M+H)+ = 191,2.
Intermediario 43.
2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida

Etapa 1.5-(2-bromo-4-fluorofenoxi)pirimidina

A una disolución de 2-bromo-4-fluorofenol (6 g, 31,41 mmol) y 5-bromopirimidina (5,7 g, 36,12 mmol) en DMF anhidro (60 mL) se agregó Cs2CO3 (30,7 g, 94,23 mmol) en N2. La mezcla de reacción se agitó a 130 °C durante 16 h. La mezcla de reacción después se filtró a través de Celite y se diluyó con H2O (60 mL). La mezcla se extrajo con EtOAc (3 x 100 mL). Las capas orgánicas combinadas se lavaron con salmuera (3 x 100 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar 5-(2-bromo-4-fluorofenoxi)pirimidina como un aceite marrón que se usó para la siguiente etapa directamente. Rendimiento: 6,5 g. LCMS Método F: Rt = 0,969 min, (M+H)+ = 269,1.
Etapa 2. 5-fluoro-N-isopropil-N-metil-2-(pirimidin-5-iloxi)benzamida
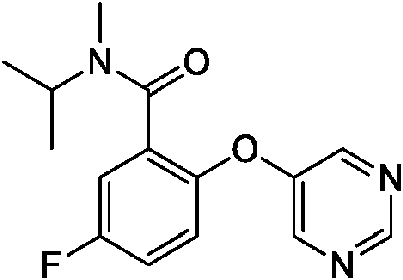
A una disolución de 5-(2-bromo-4-fluorofenoxi)pirimidina (5,5 g, bruta, 20,45 mmol) y N-metilpropan-2-amina (12 g, 163,60 mmol) en DMF anhidro (60 mL) se agregó Pd(dppf)Cl2 (3 g, 4,09 mmol) y Et3N (14 mL, 102,25 mmol, d = 0,726 g/mL) en atmósfera de CO. La reacción se agitó a 80 °C durante 20 h con 50 psi. La reacción se concentró a presión reducida para proporcionar el residuo que se purificó mediante cromatografía en columna sobre gel de sílice (con elución con éter de petróleo:EtOAc = 10:1 a 1:1) para proporcionar 5-fluoro-N-isopropil-N-metil-2-(pirimidin-5-iloxi)benzamida como un aceite marrón. Rendimiento: 3,5 g. Lc Ms Método E: Rt = 0,700 min; (M+H)+ = 290,1.
Etapa 3. 5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidina-1 -óxido

A una disolución de 5-fluoro-N-isopropil-N-metil-2-(pirimidin-5-iloxi)benzamida (1,8 g, 6,22 mmol) en CH2G2 anhidro (80 mL) se agregó m-CPBA (2,6 g, 15,55 mmol) en N2. La reacción se agitó a 11-20 °C durante 30 h. La reacción se inactivó con disolución de NaHSO3 sat. (100 mL), se extrajo con CH2Cl2 (3 x 100 mL). Las capas orgánicas combinadas se lavaron con disolución de NaHCO3 sat. (3 x 100 mL), salmuera (3 x 100 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar 5-(4-fluoro-2 (isopropil(metil)carbamoil)-fenoxi)pirimidina-1-óxido como un sólido amarillo que se usó para la siguiente etapa directamente. Rendimiento: 1,6 g; LCMS Método E: Rt =0,886 min; (M+H)+ = 306,1.
Etapa 4. 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida

A una disolución de Et3N (1,1 mL, 7,86 mmol, d = 0,726 g/mL) y POCI3 (1,2 g, 7,86 mmol) en CHCI3 (5 mL) se agregó 5-(4-fIuoro-2-(isopropiI(metiI)carbamoiI)fenoxi)pirimidina-1-óxido (1,6 g, 5,24 mmol) en CHCI3 (15 mL) lentamente en N2. La reacción de mezcla se agitó a 65 °C durante 16 h. La mezcla de reacción después se inactivó con disolución de NaHCO3 sat. (100 mL) y se extrajo con CH2CI2 (3 x 80 mL). Las capas orgánicas combinadas se lavaron con salmuera (3 x 80 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar un residuo que se purificó mediante cromatografía en columna sobre gel de sílice (con elución con éter de petróleo: EtOAc = 20:1 a 3:1) para proporcionar 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida como un sólido amarillo. Rendimiento: 470 mg. LCMS Método E: Rt = 0,982 min; (M+H)+ = 324,2.
Intermediario 43a.
5-(2-(benciloxi)-4-fluorofenoxi)-4-cloropirimidina

El producto del título se sintetizó según el procedimiento descrito para el Intermediario 43, a partir de 2-(benciloxi)-4-fluorofenol. LCMS Método B: Rt = 2,13 min; (M+H)+ = 313,3 1H RMN (CDCI3, 400 MHz): 58,66 (s, 1 H), 8,03 (s, 1 H), 7,32 - 7,27 (m, 3H), 7,19 - 7,15 (m, 3H), 6,84 - 6,81 (m, 1 H), 6,76 - 6,71 (m, 1 H), 5,02 (s, 2H).
Intermediario 43b.
7-(5-(4-fluoro-2-hidroxifenoxi)pirimidin-4-il)-2,7-diazaspiro [4.4] nonano-2-carboxilato de terc-butilo

Una disolución 5-(2-(benciloxi)-4-fluorofenoxi)-4-cloropirimidina (0,80 mmol) y 2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (218 mg, 0,96 mmol) en 'PrOH (2 mL) se agregó base de Hunig (285 pL, 1,60 mmol). La mezcla de reacción se calentó en el reactor de microondas a 120 °C durante 90 min. Después de enfriarse hasta RT, la mezcla se diluyó con H2O (10 mL) y se extrajo con EtOAc (3 x 15 mL). La capa orgánica se lavó con salmuera, se secó sobre Na2SO4 y se concentró al vacío. El producto bruto se purificó mediante cromatografía rápida sobre gel de sílice con elución con MeOH al 3 % / DCM para proporcionar 170 mg 7-(5-(2-(benciloxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite anaranjado. LCMS Método B: Rt = 1,71 min; (M+H)+ = 521,7.
Etapa 2. 7-(5-(4-fluoro-2-hidroxifenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo
A una disolución de 7-(5-(2-(benciloxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo (160 mg, 0,3 mmol) en MeOH (5 mL) se agregó paladio sobre carbono (5 % en base seca, 33 mg, 30 pmol). La mezcla se agitó a RT en atmósfera de un globo de hidrógeno durante 3 h y se filtró a través de una almohadilla de celite. El filtrado después se concentró a presión reducida. El producto bruto se usó directamente para la siguiente etapa sin purificación adicional. LCMS Método B: Rt = 1,56 min; (M+H)+ = 431.
Intermediario 44.
N-(2-(5-formil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-1-il)etil)acetamida

A una disolución de 4-fluoro-3-nitrobenzonitrilo (200 mg, 1,2 mmol) y N-(2-aminoetil)acetamida (245 mg, 2,4 mmol) en DMF anhidro (10 mL) se agregó K2CO3 (496 mg, 3,6 mmol) en N2, después la mezcla de reacción se agitó a 14-20 °C durante 4 h. La mezcla de reacción se filtró y el filtrado se concentró a presión reducida. El residuo después se extrajo con H2O (10 mL) y EtOAc (3 x 20 mL). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron para proporcionar N-(2-((4-ciano-2-nitrofenil)amino)etil)acetamida. El residuo se usó para la siguiente etapa sin purificación adicional como un sólido amarillo. Rendimiento: 250 mg. LCMS Método D: Rt = 1,256 min, (M+H)+ = 249,1.
Etapa 2. N-(2-((2-amino-4-cianofenil)amino)etil)acetamida

A una disolución de N-(2-((4-ciano-2-nitrofenil)amino)etil)acetamida (250 mg, 1,0 mmol) en EtOH (10 mL) y H2O (5 mL) se agregó Fe (280 mg, 5,0 mmol) y NH4Cl (530 mg, 10 mmol) en N2. La mezcla de reacción se agitó a 80 °C durante 2 h. La mezcla de reacción después se filtró y el filtrado se concentró a presión reducida. El residuo se extrajo con H2O (10 mL) y EtOAc (20 mL). La capa orgánica se lavó con salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar N-(2-((2-amino-4-cianofenil)amino)etil)acetamida. El residuo se usó para la siguiente etapa sin purificación adicional como un sólido marrón. Rendimiento: 200 mg. LCMS Método F: Rt = 0,992 min, (M+H)+ = 219,1.
Etapa 3. N-(2-(5-ciano-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-1-il)etil)acetamida
A una disolución de N-(2-((2-amino-4-cianofenil)amino)etil)acetamida (10 mg, 0,046 mmol) en THF anhidro (4 mL) se agregó Et3N (0,5 mL), después se agregó una disolución de BTC (27 mg, 0,092 mmol) en THF anhidro (2 mL) por goteo a la mezcla a 0 °C. Después de la adición, la mezcla de reacción se agitó a 3-14 °C durante 12 h. La mezcla de reacción se extrajo con H2O (5 mL) y EtOAc (20 mL x 3). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (con elución con CH2G2: MeOH = 1:0 a 10:1) para proporcionar N-(2-(5-ciano-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-1-il)etil)acetamida como un aceite marrón. Rendimiento: 20 mg. LCMS Método F: Rt = 1,175 min; (M+H)+ = 245,2.
Etapa 4. N-(2-(5-formil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-1-il)etil)acetamida
A una disolución de N-(2-(5-ciano-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-1-il)etil)acetamida (20 mg, 0,082 mmol) en HCOOH (3 mL) y H2O (1 mL) se agregó Ni-Al (35 mg, 0,41 mmol), después la reacción se agitó a 90 °C durante 12 h. La reacción se filtró y el filtrado se concentró a presión reducida para proporcionar N-(2-(5-formil-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-1-il)etil)acetamida (15 mg, 92 % de pureza, 75 %). El residuo se usó para la siguiente etapa sin
purificación adicional como un sólido marrón. Rendimiento: 15 mg. LCMS Método F: Rt = valor Rt: 0,773 min; (M+H)+ = 248,1.
Intermediario 44a.
1 -(2-(dimetilamino)etil)-2-oxo-2,3-dihidro-1 H-benzo [d]imidazol-5-carbaldehído

El producto del título se sintetizó según el procedimiento descrito para el Intermediario 44, a partir de N1,N1-dimetiletano-1,2-diamina y 4-fluoro-3-nitrobenzonitrilo. LCMS Método F: Rt = 0,773 min; (M+H)+ = 233,1.
Intermediario 45.
3,3-dimetil-2-oxoindolina-6-carbaldehído

A una disolución de 6-bromo-3,3-dimetilindolin-2-ona (502 mg, 2,09 mmol) en DMF (10 mL) en atmósfera de N2 se agregó Pd(OAc)2 (14 mg, 0,063 mmol), N-formil sacarina (662 mg, 3,14 mmol), dppb (39 mg, 0,094 mmol), Na2CO3 (315 mg, 3,16 mmol) y Et3SiH (316 mg, 2,72 mmol). La mezcla resultante se calentó hasta 80 °C durante 16 h. La mezcla de reacción se diluyó con EtOAc, se lavó con H2O, salmuera, se secó sobre Na2SO4 anhidro y se filtró. El filtrado después se concentró hasta secarse. El residuo se purificó mediante cromatografía rápida para proporcionar 70 mg de 3,3-dimetil-2-oxoindolina-6-carbaldehído. LCMS Método B: Rt = 1,63 min; (M+H)+ = 190.
Intermediario 46.
6-formil-3-metil-2-oxoindolina-3-carbonitrilo

A una suspensión al 60 % de hidruro de sodio (2,0 g, 50 mmol) en DMF seco (50 mL) a 0 °C se agregó 2-cianoacetato de etilo (5,33 mL, 50 mmol) por goteo y la mezcla de reacción se agitó durante 30 min adicionales a 0 °C. A la suspensión gris resultante se agregó 4-fluoro-3-nitrobenzoato de metilo (7,97 g, 40 mmol) a 0 °C. La mezcla roja intensa resultante se agitó a 0 °C durante 30 min y se calentó hasta RT en 2 h. La mezcla de reacción se enfrió hasta 0 °C y se agregó MeI (7,8 mL), posteriormente KotBu (8,4 g, 75 mmol). Después de la adición, la mezcla se agitó durante 2 días a RT y posteriormente se inactivó con disolución de NH4Cl acuosa. La mezcla resultante después se extrajo con EtOAc dos veces. Las capas orgánicas se combinaron y se lavaron con H2O y salmuera sucesivamente y se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron. El residuo se purificó mediante cromatografía rápida para proporcionar 4-(2-ciano-1-etoxi-1-oxopropan-2-il)-3-nitrobenzoato de metilo. Rendimiento 6,04 g. LCMS Método B: Rt = 1,63 min.
Etapa 2. 3-ciano-3-metil-2-oxoindolina-6-carboxilato de metilo

A una disolución de 4-(2-ciano-1-etoxi-1-oxopropan-2-il)-3-nitrobenzoato de metilo (6,039 g, 19,72 mmol) en EtOH (60 mL) se agregó disolución de NH4Cl acuosa saturada (15 mL) e hierro en polvo (5,803 g, 98,61 mmol). La mezcla se calentó hasta reflujo durante la noche. La mezcla después se enfrió hasta RT y se filtró a través de una almohadilla corta de Celite y posteriormente se lavó con EtOAc. El filtrado se lavó con H2O, salmuera, se secó sobre sulfato de sodio anhidro, se filtró y se concentró. El residuo se purificó mediante cromatografía rápida para proporcionar 3-ciano-3-metil-2-oxoindolina-6-carboxilato de metilo. Rendimiento 4,404 g. LCMS Método B: Rt = 1,07 min; (M+H)+ = 231.
Etapa 3. 6-(Hidroximetil)-3-metil-2-oxoindolina-3-carbonitrilo

A una disolución de 3-ciano-3-metil-2-oxoindolina-6-carboxilato de metilo (2,101 g, 9,12 mmol) en THF seco (40 mL) en atmósfera de N2 se agregó una disolución de LiBH4 (9,1 mL, 18,2 mmol) y posteriormente MeOH (0,2 mL). La mezcla se calentó hasta reflujo durante 2 h y posteriormente se inactivó con disolución de NH4G acuosa. La mezcla después se extrajo dos veces con EtOAc. Las capas orgánicas se combinaron y se lavaron con H2O y salmuera sucesivamente, se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron. El residuo se purificó mediante cromatografía rápida para proporcionar 6-(hidroximetil)-3-metil-2-oxoindolina-3-carbonitrilo. Rendimiento 1,42 g. LCMS Método B: Rt = 0,79 min; (M+H)+ = 203,1.
Etapa 4. 6-formil-3-metil-2-oxoindolina-3-carbonitrilo
A una disolución de 6-(hidroximetil)-3-metil-2-oxoindolina-3-carbonitrilo (0,597 g, 2,95 mmol) en DCM se agregó MnO2 activo (2,57 g, 29,56 mmol). La mezcla se agitó a RT durante la noche y después se filtró a través de una almohadilla corta de Celite. El filtrado se concentró para retirar el disolvente. El residuo se purificó mediante cromatografía rápida para proporcionar 6-formil-3-metil-2-oxoindolina-3-carbonitrilo. Rendimiento 0,347 g. LCMS Método B: Rt = 1,25 min, (M+H)+ = 201,1.
Intermediario 47.
N-((1r,4r)-4-formilciclohexil)metanosulfonamida

Una mezcla de clorhidrato de (1r,4r)-4-aminociclohexano-1-carboxilato de metilo (50 g, 0,259 mol) y Et3N (130,8 g, 1,295 mol) en CH2G2 anhidro (2000 mL) se agitó RT durante 20 min. Se agregó MsCl (29,8 g, 0,259 mol) por goteo a 0 °C en N2 y la mezcla se agitó a 0 °C durante 2 h. La mezcla de reacción de DCM se lavó con H2O (3 x 800 mL) y salmuera (800 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida. La mezcla se purificó mediante cromatografía en columna sobre gel de sílice con elución con petróleo éter: EtOAc = 2:1 a 1:1 (con la adición de 25 mL de CH2Cl2 en 1 L de éter de petróleo/acetato de etilo para el eluyente) para proporcionar (1r,4r)-4-(metilsulfonamido)ciclohexano-1-carboxilato de metilo (58 g, 89,5 %) como un sólido blanco. 1H RMN (CDCh): 54,45 (d, J = 7,6 Hz, 1H), 3,69 (s, 3H), 3,29-3,23 (m, 1H), 2,98 (s, 3H), 2,24-2,13 (m, 1H), 2,11-2,09 (m, 2H), 2,05-2,02 (m, 2H), 1,55-1,51 (m, 2H), 1,29-1,26 (m, 2H).
Etapa 2. N-((1r,4r)-4-formilciclohexil)metanosulfonamida

Se agitó (1r,4r)-4-(metilsulfonamido)ciclohexano-1-carboxilato de metilo (20 g, 85,11 mmol) en tolueno anhidro (500 mL) a 40 °C durante 30 min en N2. La disolución resultante se enfrió hasta -70 °C (temperatura interna). Una disolución de DIBAL-H (1 M en tolueno, 180 mL, 180 mmol) se agregó por goteo en 110 min en N2 (se mantuvo la temperatura interna por debajo de -70 °C). Después de la adición, la mezcla se agitó vigorosamente a -70 °C durante 4 h. Después, se agregó MeOH (30 mL) cuidadosamente por goteo en un período de 30 min (se mantuvo la temperatura interna por debajo de -70 °C). Después de agitar durante 10 min, se agregó disolución de sal de Rochelle sat. (600 mL) a -70 °C y la mezcla se calentó hasta RT. Se agregó EtOAc (300 mL) y la mezcla se agitó a RT durante 16 h. La mezcla se separó y la capa acuosa se extrajo con EtOAc (3 X 400 mL). Las capas orgánicas combinadas se lavaron con salmuera (3 x 500 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar N-((1r,4r)-4-formilciclohexil)metanosulfonamida bruta (19 gramos) que se usó para la siguiente etapa sin purificación adicional. 1H RMN (CDCh): 59,65 (s, 0,035H), 9,62 (s, 1H), 4,40-4,39 (m, 1H), 3,28-3,25 (m, 1H), 2,98 (s, 3H), 2,18 2,03 (m, 5H), 1,38-1,28 (m, 4H).
Etapa 3. (R)-hidroxi((1r,4R)-4-(metilsulfonamido)ciclohexil)metanosulfonato de sodio

A una disolución de N-((1r,4r)-4-formilciclohexil)metanosulfonamida bruta (19 gramos) en THF (200 mL) se agregó disolución de NaHSO3 acuosa (4 M, 110 mL) en un período de 10 min a 45 °C. Después de agitar a 45 °C durante 30 min, la mezcla se enfrió hasta RT y se agitó durante 1 h. El precipitado blanco resultante se filtró y la torta de filtro se lavó con THF (3 X 50 mL) y se secó al vacío alto para proporcionar (R)-hidroxi((1r,4R)-4-(metilsulfonamido)ciclohexil)metanosulfonato de sodio (16,5 g, 55 % en la Etapa 2-3) como un sólido blanco, que se usó para la siguiente etapa sin purificación adicional. 1H RMN (DMSO-d6): 59,90 (s, 0,17H), 6,91 (d, J = 7,2 Hz, 1H), 4,98 (d, J = 5,2 Hz, 1 H), 3,65 (t, J = 4,4 Hz, 1 H), 2,97-2,95 (m, 1 H), 2,89 (d, J = 6,8 Hz, 3H), 2,06-2,03 (m, 1 H), 1,86 1,81 (m, 3H), 1,61 (s a, 1 H), 1,23-1,06 (m, 4H).
Etapa 4. N-((1r,4r)-4-formilciclohexil)metanosulfonamida
A una mezcla (R)-hidroxi((1r,4R)-4-(metilsulfonamido)ciclohexil)metanosulfonato de sodio (16,5 g, 53,4 mmol) en CH2Cl2 (160 mL) se agregó disolución de Na2CO3 ac. (1M, 160 mL). La mezcla se agitó a RT durante 30 min. La mezcla se separó y la capa acuosa se extrajo con CH2G2 (3 X 80 mL). Las capas orgánicas combinadas se lavaron con salmuera (300 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar N-((1r,4r)-4-formilciclohexil)metanosulfonamida bruta (7,5 g, 69 %) como un sólido blanco, que se usó para la siguiente etapa sin purificación adicional. 1H RMN (CDCh): 5 9,66 (s, 0,021H), 9,62 (s, 1H), 4,38 (s a, 1H), 3,30-3,25 (m, 1H), 2,98 (s, 3H), 2,18-2,14 (m, 3H), 2,05-2,01 (m, 2H), 1,42-1,30 (m, 4H).
Intermediario 48.
2-((4-cloropirimidin-5-il)oxi)-5-fluorobenzoato de metilo

A una disolución de 2-bromo-4-fluorofenol (250 g, 1,31 mol) en MeCN (2 L) se agregó K2CO3 (270 g, 1,97 mol) y 2-bromoacetato de etilo (219 g, 1,31 mol). La suspensión se calentó a 90 °C durante 1,5 h. La mezcla se filtró y el filtrado se concentró para proporcionar 2-(2-bromo-4-fluorofenoxi)acetato de etilo bruto como un aceite marrón, que se usó directamente en la siguiente etapa (312 g); 1H RMN (CDCh): 57,32 (dd, J = 7,6, 3,2 Hz, 1 H), 6,95-6,97 (m, 1 H), 6,82
(dd, J = 8,8, 4,4 Hz, 1 H), 4,66 (s, 2 H), 4,27 (c, J = 7,2 Hz, 2 H), 1,31 (t, J = 7,2 Hz, 3 H); 1F RMN (CDCis): 5 -120,06 (s, IF).
Etapa 2 :5-(2-Bromo-4-uorohenox)-2-tioxo-2,3-dihidropirimidin-4( 1 H)-ona

A una disoiución de 2-(2-bromo-4-fluorofenoxi)acetato de etiio (100 g) en THF anhidro (2 L) se agregó formiato de etiio (108 g) y NaH (20 g) a 0 °C. La mezcla se agitó a 35-45 °C durante 18 h. El disolvente se retiró ai vacío y se agregaron EtOH anhidro (2 L) y tiourea (25 g, 324,8 mmoi) y la mezcla se agitó a 90 °C durante 16 h. La mezcla se concentró y se diluyó con agua (2 L) y se extrajo con éter de petróleo:acetato de etiio (10:1; 500 mL x 3). La capa acuosa se acidificó hasta pH = 4 mediante HCl ac. (IN, 200 mL) y precipitó un sólido blanco. La mezcla se filtró y la torta de filtro resultante se secó para proporcionar 5-(2-bromo-4-fluorofenoxi)-2-tioxo-2,3-dihidropirimidin-4(1H)-ona (62 g) bruta como un sólido blanco, que se usó directamente en la siguiente etapa sin purificación; LCMS Método C: Rt = 0,638 min; (M+H)+ = 316,9, 318,9 (isótopos de cloro).
Etapa 3 :5-(2-Bromo-4-fluorofenoxi)pirimidin-4-ol
A una disoiución de 5-(2-bromo-4-fluorofenoxi)-2-tioxo-2,3-dihidropirimidin-4(1H)-ona (62 g) en EtOH anhidro (1,5 L) se agregó Ni de Raney (62 g) y la mezcla se calentó a reflujo durante 6 h. El disolvente se retiró al vacío y se agregó EtOH anhidro (2 L). La mezcla se filtró y el filtrado se concentró para proporcionar 5-(2-bromo-4-fluorofenoxi)pirimidin-4-oi bruto como un sólido gris (55 g); LCMS Método C: Rt = 0,62 min, (M+H)+ = 284,9, 287,0 (isótopos de bromo).
Etapa 4 :5-fluoro-2-((4-hidroxipirimidin-5-il)oxi)benzoato de metilo
A una disoiución de 5-(2-bromo-4-fluorofenoxi)pirimidin-4-ol (60 g, 0,17 mol) en DMF (100 mL) y MeOH (150 mL) se agregó TEA (25,5 g, 0,252 mol) y Pd(dppf)Cl2 (12,4 g, 0,017 mol). La mezcla de reacción resultante se agitó a 50 PSI de CO a 80 °C durante 24 h. La mezcla después se concentró, se diluyó con H2O (300 mL) y se extrajo con DCM/MeOH (10:1) (200 mL x 3). Las capas orgánicas combinadas se secaron sobre Na2SO4, se filtraron y se concentraron para proporcionar el producto bruto, que se lavó con acetato de etiio (100 mL). La torta de filtro se secó para proporcionar 5-fluoro-2-((4-hidroxipirimidin-5-il)oxi)benzoato de metilo como un sólido marrón (20 g, 45 %); LCMS Método C: Rt = 0,56 min; (M+H)+ = 264,9.
Etapa 5 :2-((4-cloropirimidin-5-il)oxi)-5-fluorobenzoato de metilo
A una disoiución de 5-fluoro-2-((4-hidroxipirimidin-5-il)oxi)benzoato de metilo bruto (11 g, 42 mmoi) en SOCi2 (5 mL) se agregó DMF (0,5 mL). La mezcla resultante se calentó a 70 °C durante 2 h. La mezcla se concentró para proporcionar el residuo que se disolvió en DCM (100 mL) y H2O (100 mL). La mezcla se neutralizó con NaHCO3 saturado (50 mL). La capa orgánica separada se secó sobre Na2SO4, se filtró y se concentró, y el residuo se purificó mediante cromatografía en columna (éter de petróleo: acetato de etiio = 5:1 -1:1) para proporcionar 2-((4-cloropirimidin-5-il)oxi)-5-fluorobenzoato de metilo como un sólido marrón (8,3 g, 57 %); LCMS Método C: Rt = 0,74 min; (m H)+ = 283,5.
Intermediario 49.
Ácido 5-fluoro-2-(pirimidin-5-iloxi)benzoico

Un reactor encamisado de 100 L se cargó con 2-bromo-4-fluorofenol (11,00 kg, 57,59 moles), 5-bromopirimidina (9,43 kg, 59,32 moles), carbonato de cesio (24,39 kg, 74,87 moles) y DMA (66,00 L), y la mezcla se calentó hasta 115 125 °C en 2,5 h. El lote después se agitó a 120 °C durante 4 días. La temperatura interna del lote después se ajustó hasta 20-30 °C. Después de que el lote se enfrió, se dividió entre agua desionizada (132,00 L) y MTBE (44,00 L) en un reactor Schott de 250 L. El contenido del reactor se agitó a RT durante 30 min. Después de este tipo, se detuvo la agitación y se permitió que se produjera la separación de capas. La capa orgánica superior se retiró y se colocó en un contenedor aparte. Se llevó a cabo un total de cuatro extracciones con MTBE. Los extractos de MTBE se combinaron y se lavaron con 2 N hidróxido de sodio (22,00 L), después mediante disolución 0,5 M de ácido cítrico (11,00 L) y finalmente mediante disolución de bicarbonato de sodio al 5 % p. (11,00 L). La disolución de MTBE se concentró al usar un evaporador rotatorio (25 p. Hg de vacío, baño de agua a 40 °C). El residuo se pasó a través de un sistema evaporador de película renovada (WFE, por sus siglas en inglés) para retirar las sustancias volátiles (MTBE) y una porción de 5-bromopirimidina restante. Las condiciones para la destilación de WFE fueron las siguientes: la primera pasada - vacío 10-15 p. Hg, velocidad de renovador 600 rpm, temperatura de camisa 150-160 °C, velocidad de adición 4 mL/min; la segunda pasada - vacío 0,7 Torr, velocidad de renovador 600 rpm, temperatura de camisa 160-170 °C, velocidad de adición 4 mL/min. El producto 5-(2-bromo-4-fluorofenoxi)-pirimidina se aisló en 45 % de rendimiento (7,15 kg) con HPLC pureza de 95,3 % (AUC).
Etapa 2:5-fíuoro-2-(pirimidin-5-iíoxi)benzoato de metilo

Se cargó un reactor de acero inoxidable encamisado de 80 L con catalizador de paladio (complejo de Pd(dppf)Cl2 DCM) (1,00 kg, 1,22 moles), 5-(2-bromo-4-fluorofenoxi)pirimidina (8,54 kg, 31,59 moles), TEA (6,38 kg, 63,18 moles) y metanol (42,50 L). El reactor se purgó con nitrógeno (3 veces hasta 50 psig de presión de nitrógeno) y después con gas de monóxido de carbono (3 veces hasta 50 psig de monóxido de carbono). La temperatura interna del reactor se ajustó hasta 65-75 °C en 75 min. Después de que se alcanzó la temperatura, la presión interna del recipiente se ajustó hasta 50 psig con gas de monóxido de carbono. El contenido del reactor se agitó a la temperatura y presión especificadas durante al menos 34 h. Después de este tiempo, la mezcla de reacción se enfrió hasta 15-25 °C y se purgó con nitrógeno tres veces con 50 psig de presión para proporcionar una disolución metanólica que contenía 5-fluoro-2-(pirimidin-5-iloxi)benzoato de metilo. El lote se filtró sobre una almohadilla de Celite™ para retirar el catalizador de paladio.
Etapa 3: Ácido 5-fluoro-2-(pirimidin-5-iloxi)benzoico
La disolución mentanólica que contiene el compuesto 5-fluoro-2-(pirimidin-5-iloxi)benzoato de metil de la Etapa 2 se colocó en un reactor de vidro encamisado de 100 L y se diluyó con agua (17,00 L). Después de esto, se agregó disolución acuosa de hidróxido de sodio al 50 % p. (10,11 kg, 126,36 moles) y se mantuvo la temperatura interna del lote a 35-45 °C. Después de que se completó la adición, se ajustó la temperatura hasta 35-45 °C y el lote se agitó durante al menos 14 h. Se redujo el volumen de reacción mediante destilación al vacío de 87 a 33 litros (27 p. Hg de vacío se logró; al final la temperatura de lote fue de 32,4 °C). El lote después se diluyó con agua (42,5 L), se enfrió hasta 20-30 °C y se filtró a través de una almohadilla de Celite™ para retirar el catalizador. La capa acuosa se extrajo dos veces con MTBE (17 L). El lote se ajustó hasta pH = 2 al usar 6 M ácido clorhídrico (aproximadamente 17 L) y se mantuvo la temperatura interna del lote a 10-20 °C. Después de que se completó la adición de ácido, el lote se enfrió hasta 0-10 °C y se filtró sobre un paño de polipropileno al usar un filtro/secadora. La torta de filtro se lavó con agua (17,00 L) y se secó en corriente de nitrógeno a 40-45 °C durante varios días, hasta que el nivel de agua fue 0,3 % p. por análisis KF. El producto se aisló en 102 % de rendimiento (7,57 kg) con HPLC pureza de 97,5 % (AUC) y 94 % p. de pureza mediante análisis de NMR.
Intermediario 50.
4-Metilbencenosulfonato de ((1 r,4r)-4-(etilsulfonamido)ciclohexil)metilo

Una disolución de clorhidrato de (1 r,4r)-4-aminociclohexano-1 -carboxilato de metilo (120 g, 0,62 mol) y Et3N (346 mL, 2,48 mol) en DCM anhidro (2,5 L) se agitó a RT durante 30 min. Se agregó cloruro de etanosulfonilo (80,6 g, 0,63 mol) por goteo en 30 min a la mezcla de reacción a 0-5 °C. Después de la adición, la mezcla se agitó a 0 °C durante 3 h. La mezcla se inactivó con agua (250 mL) a 0 °C. Después de la división, la capa orgánica se lavó con H2O (600 mL, 5 volúmenes) y 1 N HCl (2 x 600 mL, 2 x 5 volúmenes), H2O (600 mL, 5 volúmenes) y salmuera (600 mL, 5 volúmenes), se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar (1r,4r)-4-(etilsulfonamido)ciclohexano-1-carboxilato de metilo bruto (117,6 g, 76 %) como un sólido amarillo claro, que se usó para la siguiente etapa sin purificación adicional. 1H RMN (CDCl3400 MHz): 54,36 (d, J = 8,0 Hz, 1 H), 3,67 (s, 3 H), 3,29-3,22 (m, 1 H), 3,04 (c, J= 7,6 Hz, 2 H), 2,25-2,21 (m, 1 H), 2,15-2,09 (m, 2 H), 2,08-2,01 (m, 2 H), 1,58-1,51 (m, 2 H), 1,39-1,25 (m, 5 H).
Etapa 2. N-(( 1r,4r)-4-(hidroximetil)ciclohexil)etanosulfonamida

A una disolución de (1r,4r)-4-(etilsulfonamido)ciclohexano-1-carboxilato de metilo bruto (100 g, 402 mmol) en THF anhidro (1 L) se agregó LiAlH4 (403 mL, 403 mmol, 1 M en THF) por goteo a 0-5 °C en N2 en aproximadamente 1 h. La mezcla después se agitó a 0 °C durante 2 h en N2. Después, se agregó LiAlH4 adicional (40 mL, 40 mmol, 1 M en THF) a la mezcla de reacción. La mezcla se agitó a 0 °C durante 1 h en N2. La mezcla se inactivó con disolución de NaCl al 20 % (20 mL) lentamente a 0 °C y se diluyó con THF (500 mL, 5 volúmenes). La mezcla se calentó hasta 15 °C y se agitó durante 15 min. La mezcla se filtró y se enjuagó con THF (2 X 200 mL). La torta de filtro se suspendió dentro de THF (1 L, 10 volúmenes) durante 30 min. La suspensión se filtró y se enjuagó con THF (2 X 200 mL). La suspensión y filtración de la torta de filtro se repitió dos veces en THF (1 L, 10 volúmenes) y después se enjuagó con THF (2 x 200 mL). El filtrado combinado se secó sobre Na2SO4 anhidro, se concentró a presión reducida para proporcionar N-((1r,4r)-4-(hidroximetil)ciclohexil)etanosulfonamida bruta (72 g, 81 %) como un sólido blanco, que se usó durante la siguiente etapa sin purificación adicional; 1H RMN (CDCh 400 MHz): 54,23 (d, J = 8,0 Hz, 1 H), 3,46 (t, J= 6,4 Hz, 2 H), 3,25-3,18 (m, 1 H), 3,04 (c, J = 7,6 Hz, 2 H), 2,11 -2,07 (m, 2H), 1,88-1,84 (m, 2 H), 1,46-1,35 (m, 4 H), 1,29-1,24 (m, 2 H), 1,09-1,00 (m, 2 H).
Etapa 3 :4-Metilbencenosulfonato de ((1r,4r)-4-(etilsulfonamido)ciclohexil)metilo
A una disolución de N-((1 r,4r)-4-(hidroximetil)ciclohexil)etanosulfonamida bruta (30 g, 136 mmol) en DCM anhidro (300 mL) se agregó TsCl (25,84 g, 136 mmol), DMAP (1,66 g, 13,6 mmol) y Et3N (41,2 g, 408 mmol). La mezcla se agitó a 10 °C durante 6 h en N2. La mezcla después se inactivó con H2O (200 mL). Después de la división, la capa orgánica se lavó con H2O (2 x 150 mL) y salmuera (150 mL), se secó sobre Na2SO4 anhidro y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo/ acetato de etilo = 1/0 ~ 2/1 para proporcionar 4-metilbencenosulfonato de ((1r,4r)-4-(etilsulfonamido)ciclohexil)metilo (37 g, 73 %) como un sólido blanco; 1H RMN (CDCh 400 MHz): 57,78 (d, J = 8,4 Hz, 2 H), 7,35 (d, J = 8,8 Hz, 2 H), 4,23 (d, J = 7,6 Hz, 1 H), 3,81 (d, J = 6,4 Hz, 2 H), 3,19-3,14 (m, 1 H), 3,01 (c, J = 7,6 Hz, 2 H), 2,46 (s, 3 H), 2,09-2,03 (m, 2 H), 1,79-1,74 (m, 2 H), 1,66-1,56 (m, 1 H), 1,35 (t, J = 7,6 Hz, 3 H), 1,28-1,18 (m, 2 H), 1,09-1,01 (m, 2 H).
Ejemplo 1.
5-fluoro-N,N-diisopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida (Mezcla racémica)

A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11,900 mg, 1,82 mmol) y Pd(dppf)Cl2 (134 mg, 0,18 mmol) se agregaron en Et3N (3 mL) y MeOH (20 mL). Después, la mezcla de reacción se agitó a 65 °C en CO (50 psi) durante aproximadamente 16 h. La mezcla de reacción se filtró a través de una almohadilla de Celite y se concentró a presión reducida para proporcionar el residuo que se purificó mediante cromatografía en columna sobre gel de sílice (con elución con diclorometano: metanol = 1: 0 ~ 0: 1) para proporcionar 7-(5-(4-fluoro-2-(metoxicarbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite amarillo claro. Rendimiento: 850 mg. LCMS Método C: Rt = 0,739 min; (M+H)+ = 473,2.
Etapa 2. Ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico
A una mezcla de 7-(5-(4-fluoro-2-(metoxicarbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo (850 mg, 1,79 mmol) y NaOH (143 mg, 3,58 mmol) se agregó MeOH (10 mL) y H2O (2 mL) en N2. La mezcla de reacción se agitó a 21-27 °C durante 12 h. El disolvente se retiró a presión reducida para proporcionar el residuo. Después, se agregó 1N HCl para ajustar la disolución hasta pH 5 ~ 6 y se agregó EtOAc (10 mL). La capa orgánica se concentró a presión reducida para proporcionar ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico. Rendimiento: 700 mg (85%). LCMS Método C: Rt = 0,705 min (M+H)+ = 459,2.
Etapa 3. 7-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo

A una disolución de ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico (800 mg, 1,746 mmol) en CH2Cl2 anhidro (15 mL) se agregaron HATU (553 mg, 1,455 mmol) y DIEA (677 mg, 5,238 mmol) en N2, y la mezcla de reacción se agitó a 9-20 °C durante 30 min. Después, se agregó diisopropilamina (265 mg, 2,619 mmol) a la disolución y la mezcla de reacción se agitó a 9-20 °C durante 12 h. El disolvente después se retiró a presión reducida. El residuo resultante se purificó mediante cromatografía en columna sobre gel de sílice (con elución con CH2G2: MeOH = 1: 0 ~ 10: 1) para proporcionar 7-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como aceite marrón. Rendimiento: 900 mg. Lc Ms Método F: Rt = 1,238 min; (M+H)+ = 542,4.
Etapa 4.2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida

A una disolución de 7-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (900 mg, 1,67 mmol) en CH2G2 anhidro (25 mL) se agregó TFA(5 mL) en N2. La mezcla de reacción se agitó a 10-22 °C durante 2 h. El disolvente después se retiró a presión reducida. El residuo resultante se ajustó hasta pH 9 ~ 10 al usar NaOH al 10 %. Después, la mezcla se extrajo con CH2G2 (20 mL x 3). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida. El residuo se usó para la siguiente etapa sin purificación adicional como un aceite marrón. Rendimiento: 730 mg. LCMS Método F: Rt = 0,888 min; (M+H)+ = 442,4.
Etapa 5. 5-fluoro-NN-diisopropil-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida
A una mezcla de 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (730 mg, 1,654 mmol), 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 536 mg, 3,308 mmol) y tamices moleculares 4Á (100 mg) se agregó MeOH anhidro (20 mL), después la reacción se agitó a 60 °C durante 30 min en N2. Después, se agregó NaBH3CN (513 mg, 8,270 mmol) a la disolución y la mezcla de reacción se agitó a 60 °C durante 4 h. La mezcla de reacción después se filtró y se concentró a presión reducida. El residuo resultante se diluyó con MeOH (15 mL) y la mezcla se purificó mediante el método de RP-HPLC preparativa C (HCl) para proporcionar el compuesto 5-fluoro-N,N-diisopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida como un sólido blanco. Rendimiento: 540 mg (55%). LCMS Método C: Rt = 0,931; (M+H)+ = 588,5. 1H RMN (CD3OD): 58,30-8,38 (m, 1 H), 7,62-7,84 (m, 1 H), 6,86-7,15 (m, 6 H), 4,22-4,30 (m, 3 H), 3,20-4,03 (m, 9 H), 1,87-2,04 (m, 5 H), 0,81-1,30 (m, 11 H).19F RMN (CD3OD): 5 -117,14.
Ejemplos 1A y 1B.
5-fluoro-N,N-diisopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida (Isómeros 1 y 2)

El compuesto racémico del Ejemplo 1 se separó mediante el método de SFC A para proporcionar dos isómeros.
Isómero 1 (Ejemplo 1A): LCMS Método C: Rt = 0,931; (M+H)+ = 588,5. 1H RMN (CD3OD): 58,54-8,61 (m, 1 H), 7,86 8,09 (m, 1 H), 7,20-7,31 (m, 5 H), 7,15 (d, J = 36,4 Hz, 1 H), 4,41-4,51 (m, 3 H), 3,40-4,02 (m, 9 H), 2,15-2,25 (m, 4 H), 1,06-1,48 (m, 12 H).19F RMN (CD3OD): 5 -117,11. SFC Anal. Método A: tR = 0,569 min, ee = 100 %.
Isómero 2 (Ejemplo 1B): LCMS Método C: Rt = 0,930; (M+H)+ = 588,5. 1H RMN (CD3OD): 58,58-8,65 (m, 1 H), 7,90 8,14 (m, 1 H), 7,25-7,35 (m, 5 H), 7,18 (d, J = 44,8 Hz, 1 H), 4,45-4,54 (m, 3 H), 3,43-4,06 (m, 9 H), 2,18-2,30 (m, 4 H), 1,10-1,52 (m, 12 H). 19F RMN (CD3OD 400 MHz): 5 -117,10. SFC Anal. Método A: tR = 0,809 min, ee = 98,87 %.
Ejemplo 2.
N-etil-5-fluoro-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida (Mezcla racémica)

El producto del título se sintetizó mediante el método descrito en el Ejemplo 1. En la etapa 3, se utilizó N-isopropil-N-etil amina. LCMS Método B: Rt = 1,164; (M+H)+ = 574,1.
Ejemplos 2A y 2B.
N-etil-5-fluoro-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida (Isómeros 1-2)

El compuesto racémico del Ejemplo 2 se separó mediante el método de SFC A para proporcionar dos isómeros.
Isómero 1 (Ejemplo 2A): Rendimiento: 92,5 mg. LCMS Método E: Rt = 1,132 min; (M+H)+ = 574,3 1HNMR (CD3OD): ó 8,20-8,29 (m, 1 H), 7,72-7,80 (m, 1 H), 6,85-7,16 (m, 6 H), 4,35-4,41 (m, 1 H), 3,45-3,89 (m, 8H), 3,12-3,23 (m, 1H), 2,50-2,71 (m, 4 H), 1,76-1,96 (m, 4 H), 1,05-1,27 (m, 8 H). 19F RMN (CD3OD): 6-120,380. SFC Anal. Método A: tR = 0,722 min, ee = 100 %.
Isómero 2 (Ejemplo 2B): Rendimiento: 115,8 mg. LCMS Método E: Rt = 1,121 min; (M+H)+ = 574,3. 1H RMN (CD3OD): 6 8,21-8,29 (m, 1 H), 7,71-7,80 (m, 1 H), 6,85-7,16 (m, 6 H), 4,35-4,42 (m, 1 H), 3,45-3,90 (m, 8H), 3,15-3,23 (m, 1H), 2,48-2,71 (m, 4 H), 1,76-1,96 (m, 4 H), 1,05-1,27 (m, 8 H). 19F RMN (CD3OD): 6-120,390. SFC Anal. Método A: tR = 1,455 min, ee = 99,65 %.
Ejemplos 3A y 3B.
5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida (Isómeros 1-2)

A una disolución de 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (70 mg, 0,16 mmol) y 1-(2-hidroxietil)-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 42c, 33 mg, 0,16 mmol) en MeOH anhidro (3 mL) se agregó NaBH3CN (50 mg, 0,80 mmol) en N2. La reacción se agitó a 55 °C durante 16 h. La reacción se concentró a presión reducida para proporcionar el residuo que se purificó mediante cromatografía en gel de sílice (CH2G2 MeOH = 10: 1) y se purificó adicionalmente mediante SFC preparativa método B y RP-HPLC método E para proporcionar el compuesto como dos isómeros.
Isómero 1 (Ejemplo 3A): Sólido blanco. LCMS Método E: Rt = 0,736 min (M+H)+ = 632,4. 1H RMN (CD3OD): 68,28 (s, 1H), 7,80 (d, J = 2,4 Hz, 1H), 6,89-7,15 (m, 5H), 6,89-6,90 (m, 1H), 3,99 (t, J = 5,6 Hz, 2H), 3,55-3,85 (m, 10H), 2,52 2,72 (m, 4H), 1,84-1,96 (m, 4H), 1,54 (dd, J = 2,4, 6,8 Hz, 3H), 1,43 (t, J = 4,8 Hz, 3H), 1,19 (d, J = 3,2 Hz, 3H), 1,32 (t, J = 4,8 Hz, 3H).19F RMN (CD3OD): 6 -120,25 - 120,33. SFC Anal. Método B: tR = 7,26 min, ee = 100 %.
Isómero 2 (Ejemplo 3B): Sólido blanco. LCMS Método E: Rt = 0,738 min. (M+H)+ = 632,4. 1H RMN (CD3OD): 68,28 (s, 1H), 7,80 (d, J = 2,4 Hz, 1H), 6,89-7,15 (m, 5H), 6,89-6,90 (m, 1H), 3,99 (t, J = 5,6 Hz, 2H), 3,55-3,85 (m, 10H), 2,52-2,72 (m, 4H), 1,84-1,96 (m, 4H), 1,54 (dd, J = 2,4, 6,8 Hz, 3H), 1,43 (t, J = 4,8 Hz, 3H), 1,19 (d, J = 3,2 Hz, 3H), 1,32 (t, J = 4,8 Hz, 3H). 19F RMN (CD3OD): 6 -120,27 - 120,35. SFC Anal. Método B: tR = 7,92 min, ee = 97,04 %. Ejemplo 4.
N-etil-5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-isopropilbenzamida

A una disolución de 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida (preparada como un intermediario durante la síntesis del Ejemplo 2, 100 mg, 0,23 mmol) en MeOH anhidro (10 mL) se agregó 1-(2-hidroxietil)-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 42c, 72 mg, 0,35 mmol) y se agitó durante 5 min en N2. Después, se agregó NaBH3CN (71 mg, 1,15 mmol) y la mezcla se agitó a 65 °C durante 2 h. La mezcla de reacción con un 20 mg adicionales de 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida se concentró a presión reducida para proporcionar el residuo que se purificó mediante cromatografía en columna sobre gel de sílice (con elución con diclorometano: metanol = 20: 1 a 10: 1) para proporcionar N-etil-5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-isopropilbenzamida como un aceite amarillo. Rendimiento: 70 mg. LCMS Método C: Rt = 0,583 min; (M+H)+ = 618,1.
Ejemplos 4A y 4B.
N-etil-5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-isopropilbenzamida (Isómeros 1-2)

Se separó una cantidad de 70 mg de N-etil-5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-isopropilbenzamida (Ejemplo 4) con el método de SFC A para proporcionar los Isómeros 1 y 2 como sólidos blancos.
Isómero 1 (Ejemplo 4A): Rendimiento: 8,70 mg. Rt = 1,14 min; (M+H)+ = 618,3. 1H RMN (CD3OD): 68,27-8,29 (m, 1 H), 7,78-7,82 (m, 1 H), 6,89-7,18 (m, 6 H), 3,33-4,01 (m, 13 H), 2,48-2,75 (m, 4 H), 1,75-1,96 (m, 4 H), 1,05-1,26 (m, 9 H). 19F RMN (CD3OD): 6-120,390. SFC Anal. Método C: tR = 1,870 min, ee = 98,60 %.
Isómero 2 (Ejemplo 4B): Rendimiento: 9,2 mg. LCMS Método E: Rt = valor Rt: 1,140 min;(M+H)+ = 618,3. 1H RMN (CD3OD): 68,25-8,31 (m, 1 H), 7,76-7,25 (m, 1 H), 6,85-7,20 (m, 6 H), 3,48-4,00 (m, 13 H), 2,48-2,75 (m, 4 H), 1,75 1,96 (m, 4 H), 1,05-1,33 (m, 9 H). 19F RMN (CD3OD): 6-120,398. SFC Anal. Método C: tR = 2,922 min, ee = 99,43 %.
Ejemplo 5.
5-fluoro-N-(2-hidroxietil)-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida

Etapa 1. 7-(5-(2-((2-((terc-butildimetilsilil)oxi)etil)(isopropil)carbamoil)-4-fluorofenoxi)pihmidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico (Intermediario 33, Etapa 2, 50 mg, 0,1092 mmol) en DMF anhidro (3 mL) se agregó N-(2-((tercbutildimetilsilil)oxi)etil)propan-2-amina (36 mg, 0,1637 mmol), HATU (83 mg, 0,2183 mmol) y DIEA (28 mg, 0,2183 mmol) y la mezcla se agitó a 16 °C durante 6 h en N2. La mezcla después se diluyó con EtOAc (20 mL) y se lavó con salmuera (3 x 20 mL). La capa orgánica se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida. El residuo se purificó mediante TLC preparativa con EtOAc para proporcionar 7-(5-(2-((2-((tercbutildimetilsilil)oxi)etil)(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite amarillo. Rendimiento: 50 mg. LCMS Método C: Rt = 0,851 min, (M+H)+ = 658,1.
Etapa 2. 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-(2-hidroxietil)-N-isopropilbenzamida
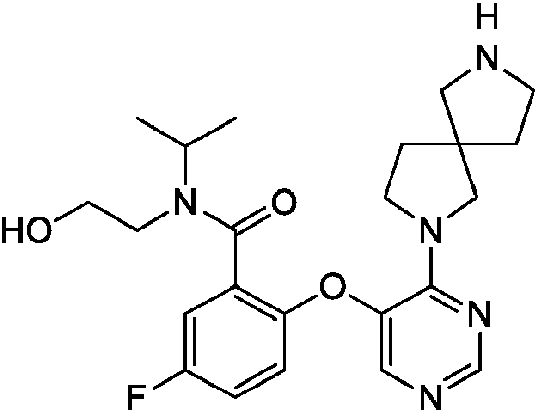
A una disolución de 7-(5-(2-((2-((tercbutildimetilsilil)oxi)etil)(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (50 mg, 0,0761 mmol) en CH2Cl2 (4 mL) se agregó TFA (1 mL) y la mezcla se agitó a 16 °C durante 3 h. La mezcla después se concentró a presión reducida. El residuo se ajustó hasta pH = 8-9 con disolución de NaHCO3 sat. y se diluyó con agua (15 mL). La capa acuosa se extrajo con CH2Cl: iPrOH (3:1,3 x 20 mL). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-(2-hidroxietil)-N-isopropilbenzamida bruta como un aceite amarillo, que se usó para la siguiente etapa directamente sin purificación adicional. Rendimiento: 34 mg.
Etapa 3. 5-fluoro-N-(2-hidroxietil)-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida
A una disolución de 2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-(2-hidroxietil)-N-isopropilbenzamida (34 mg, 0,0761 mmol) en MeOH anhidro (3 mL) se agregó 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 25 mg, 0,1522 mmol) y NaBH3CN (24 mg, 0,3805 mmol). La mezcla se agitó a 60 °C durante 16 h en N2. La LCMS mostró que la reacción se completó. La mezcla se concentró a presión reducida y se purificó directamente mediante el método de RP- HPLC D para proporcionar 5-fluoro-N-(2-hidroxietil)-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida como un sólido amarillo pálido. Rendimiento: 10,00 mg. LCMS Método C: Rt = 0,560 min, (M+H)+ = 590,2 1H RMN (CDCh): 510,35-10,15 (m, 0,5H), 9,75-9,60 (m, 0,5H), 9,01-8,77 (m, 1H), 8,36 (s, 1H), 7,81-7,70 (m, 1H), 7,35-7,25 (m, 0,5H), 7,18-7,08 (m, 0,5H), 7,05-6,90 (m, 2H), 6,89-6,75 (m, 2H), 6,65-6,50 (m, 1H), 4,05-3,25 (m, 12H), 2,97-2,25 (m, 4H), 2,12-1,85 (m, 4H), 1,30-1,07 (m, 6H). 19F RMN (CDCh): 5 -119,3.
Ejemplo 6A.
5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida

Etapa 1. 2-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terobutilo

Una mezcla de 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Intermediario 41, 1,8 g, 5,13 mmol), 2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (1,35 g, 5,13 mmol) y DIEA (1,32 g, 10,26 mmol) en PrOH (20 mL) se agitó a 70 °C durante 16 h. Después de la concentración, la mezcla se purificó directamente mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo: acetato de etilo = 3: 7 para proporcionar 2-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo como un aceite amarillo. Rendimiento: 2,9 g. LCm S Método E: Rt = 0,767 min; (M+H)+ = 542,2
Etapa 2 :2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida

La disolución de 2-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (2,9 g, 5,35 mmol) en CH2G2 anhidro (30 mL) se agregó TFA (10 mL) y la mezcla se agitó a 25 °C durante 2 h. La mezcla después se concentró a presión reducida y al residuo se agregó disolución de NaOH acuosa al 30 % hasta un pH = 11-12. La capa acuosa después se extrajo con CH2Cl2/PrOH (4/1,3 x 30 mL). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5 -fluoro-N,N-diisopropilbenzamida bruta como un sólido amarillo, que se usó para la siguiente etapa sin purificación adicional. Rendimiento: 2,3 g. LCMS Método C: Rt = 0,584 min, (M+H)+ = 442,1.
Etapa 3: ((1r,4r)-4-((2-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de terc-butilo (Ejemplo 99A)

A una disolución de 2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (2,3 g, 5,20 mmol) en MeOH anhidro (50 mL) se ajustó hasta pH 6-7 mediante AcOH. Después, se agregó ((1r,4r)-4-formilciclohexil)carbamato de terc-butilo (1,3 g, 5,72 mmol). Después de agitar a 25 °C durante 5 min, se agregó NaBH3CN (656 mg, 10,41 mmol) y la mezcla se agitó a 70 °C durante 1 h. La mezcla después se concentró a presión reducida. El residuo se disolvió con EtOAc (50 mL) y se lavó con H2O (2 x 30 mL). La capa orgánica se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo: acetato de etilo = 3:7 para proporcionar ((1r,4r)-4-((2-(5-(2-(diisopropilcarbamoil)-4 fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de tercbutilo como un sólido blanco. Rendimiento: 3,0 g. LCMS Método C: Rt = 0,929 min; (M+H)+ = 653,3.
Etapa 4: 2-((4-(7-(((1r,4r)-4-aminociclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida

A una disolución de ((1r,4r)-4-((2-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3, 5]nonan-7-il)metil)ciclohexil)carbamato de terc-butilo (3 g, 4,60 mmol) en etil CH2G2 anhidro (30 mL) se agregó con TFA (10 mL) y la mezcla se agitó a 25 °C durante 2 h. La mezcla después se concentró a presión reducida para proporcionar 2-((4-(7-(((1r,4r)-4-aminociclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida bruta como un aceite amarillo pálido, que se usó para la siguiente etapa sin purificación adicional. Rendimiento: 4,0 g. LCMS Método C: Rt = 0,513 min; (M+H)+ = 553,2.
Etapa 5: (5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida)
A una disolución de 2-((4-(7-(((1r,4r)-4-aminociclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (3,6 g, bruta, aproximadamente 4,14 mmol) y Et3N (2,47 g, 24,0 mmol) en CH2Cl2 anhidro (50 mL) se agregó MsCl (844 mg, 7,34 mmol) por goteo a 0 °C en N2 y la mezcla se agitó a 0 °C durante 2 h. La mezcla después se lavó con H2O (3 x 50 mL) y salmuera (50 mL). La capa orgánica se secó sobre Na2SÜ4 anhidro, se filtró y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con CH2G2: CH3OH = 19:1 para proporcionar 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida como un sólido blanco, que se purificó mediante el método de RP-HPLC D para proporcionar 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida como un sólido blanco. Rendimiento: 1,59 g. LCMS Método C: Rt = 0,565 min; (M+H)+ = 631,1. 1H RMN (CDCh): 58,27 (s, 1H), 8,78 (s, 1H), 7,17-7,15 (m, 2H), 7,03-6,99 (m, 1H), 4,06-4,03 (m, 2H), 3,96-3,89 (m, 2H), 3,87-3,84 (m, 1H), 3,66-3,63 (m, 1 H), 3,34 3,32 (m, 1H), 3,20-3,15 (m, 1H), 2,95 (s, 3H), 2,55-2,51 (m, 3H), 2,33-2,30 (m, 2H), 2,06-2,04 (m, 2H), 1,89-1,87 (m, 6H), 1,56 (d, J = 6,8 Hz, 4H), 1,48 (d, J = 6,8 Hz, 3H), 1,33-1,30 (m, 2H), 1,20 (d, J = 6,8 Hz, 3H), 1,13 (d, J = 6,4 Hz, 3H), 1,08-1,07 (m, 2H). 19F RMN (CDCh): 5 -119,7.
Ejemplos 6A-6B.
Síntesis alternativa de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 6A) y 5-fluoro-N,N-diisopropil-2-((4-(7-(((1s,4s)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 6B)

A una disolución de 2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Ejemplo 6A, Etapa 2, 11 g, 24,9 mmol) en CH2G2 anhidro (170 mL) se agregó el Intermediario 47 (7,5 g, 36,6 mmol). La mezcla se agitó a RT durante 15 min y se agregó NaBH(OAc)3 (7,2 g, 33,9 mmol) en porciones en 5 min. La mezcla se agitó a RT durante otras 2 h. La mezcla se lavó con H2O (3 x 100 mL) y salmuera (100 mL), se secó sobre Na2SÜ4 anhidro, se filtró y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con elución con CH2G2 /CH3OH = 24/1 a 10/1 para proporcionar el compuesto del título como la base libre con una relación trans:cis de 97:3. LC-MS Método D tR = 0,555 min, MS (m/z 631,3 [M+H]+ Los isómeros trans y cis se separaron mediante el método de SFC A.
Isómero trans (Ejemplo 6A): Método de LC-MS E tR = 3,881 min, (m/z 631,3 [M+H]+ Isómero SFC tR= 4,430 min en cromatografía de 10 min (Columna: OD-3; Nombre de método: OD-3_EtOH/dietilamina_5_40_25 mL, trans = 100 %).
1H RMN (CD3OD): 58,22 (s, 1H), 7,73 (s, 1H), 7,23-7,10 (m, 2H), 7,01-6,95 (m, 1H), 4,08-3,80 (m, 5H), 3,68-3,56 (m, 1H), 3,20-3,07 (m, 1H), 2,92 (s, 3H), 2,48-2,25 (m, 4H), 2,13 (d, J = 6,4 Hz, 2H), 2,06-1,96 (m, 2H), 1,91 -1,76 (m, 6H), 1,53 (d, J = 6,8 Hz, 3H), 1,51 -1,45 (m, 1H), 1,45 (d, J = 6,8 Hz, 3H), 1,35-1,24 (m, 2H), 1,17 (d, J = 6,8 Hz, 3H), 1,09 (d, J = 6,4 Hz, 3H), 1,06-0,98 (m, 2H). 19F RMN (CDCh): 5 -119,711.
Isómero cis (Ejemplo 6B): Método de LC-MS D tR = 0,582 min, (m/z 631,1 [M+H]+ Isómero SFC tR= 4,461 min en cromatografía de 10 min (Columna: OD-3; Nombre de método: OD-3_EtOH/dietilamina_5_40_25 mL, trans/ cis = 2,1 % / 97,9 %). 1H RMN (CDCh): 58,36 (s, 1H), 7,75 (s, 1H), 7,05-6,96 (m, 2H), 6,80-6,71 (m, 1H), 4,40-4,30 (m, 1H), 4,05 3,75 (m, 5H), 3,70-3,60 (m, 1 H), 3,55-3,45 (m, 1 H), 2,96 (s, 3H), 2,45-2,09 (m, 6H), 1,85-1,65 (m, 10H), 1,60-1,45 (m, 7H), 1,44-1,19 (m, 2H), 1,13 (d, J = 6,8 Hz, 3H), 1,09 (d, J = 6,8 Hz, 3H). 19F RMN (CDCh): 5 -118,583.
Ejemplo 7.
5-((7-(5-(2-(amino(ciclopentil)metil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona

Etapa 1: 7-(5-(2-(1-((terc-butilsulfinil)amino)etil-4-fluorofenoxi)pihmidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11,407 mg, 0,83 mmol) y (E)-N-(ciclopentilmetileno)-2-metilpropano-2-sulfinamida (249 mg, 1,24 mmol) en THF anhidro (6 mL) se agregó disolución 1,6 M BuLi en hexano (0,78 mL, 1,24 mmol) por goteo en atmósfera de N2 a -78 °C. Después de la adición, la mezcla se agitó durante otros 30 min antes de la inactivación con disolución de NH4Cl ac. La mezcla de reacción se extrajo dos veces con EtOAc y la fase orgánica combinada se lavó con H2O, se secó sobre Na2SO4 anhidro, se filtró y se evaporó a presión reducida. El residuo se purificó mediante cromatografía rápida al usar DCM/MeOH como eluyente para proporcionar 461 mg del producto deseado 7-(5-(2-(1-((tercbutilsulfinil)amino)etil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo. Método de LCMS B: Rt = 1,32 min; (M+H)+ = 616,3.
Etapa 2: N-((2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil) (ciclopentil)metil)-2-metilpropano-2-sulfinamida

A una disolución de 7-(5-(2-(1-((terc-butilsulfinil)amino)etil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (61 mg, 0,099 mmol) en DCM (6 mL) se agregó TFA (0,3 mL). La mezcla se agitó 16 h a RT. La mezcla de reacción se diluyó con EtOAc, se lavó con disolución de NaHCO3 acuosa y salmuera sucesivamente, se secó sobre Na2SO4 anhidro, se filtró y se evaporó a presión reducida para proporcionar 37 mg de producto bruto, que se usó para la siguiente etapa sin purificación adicional.
Etapa 3: N-(ciclopentil(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)metil)-2-metilpropano-2-sulfinamida

A una disolución de N-((2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)(ciclopentil)metil)-2-metilpropano-2-sulfinamida (37 mg, 0,072 mmol) en MeOH (2 mL) se agregó 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 14 mg, 0,086 mmol) y NaBH3CN (9 mg, 0,14 mmol). La suspensión se agitó a RT durante 24 h. El disolvente se retiró a presión reducida. El residuo se usó para la siguiente etapa sin purificación adicional.
Etapa 4: 5-((7-(5-(2-(amino(ciclopentil)metil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona
El producto bruto mencionado anteriormente se disolvió en MeOH (1 mL) y 4 M HCl/dioxano (3 ml). La disolución se agitó a RT durante 30 min antes de retirar los disolventes a presión reducida. El residuo se purificó mediante el método de RP-HPLC A para proporcionar 5-((7-(5-(2-(amino(ciclopentil)metil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona. LCMS Método A: Rt = 0,15 min, (M+H)+ = 558,3. 1H RMN (CD3OD) 5: 8,57 (s, 1H), 7,83 (m, 1H), 7,41 (m, 1H), 7,26-7,17 (m, 4H), 7,09 (d, J = 7,6 Hz, 1H), 4,42 (m, 2H), 4,07 (m, 4H), 3,64-3,34 (m,4H), 2,48 (m, 1H), 2,22-2,03 (m, 5 H), 1,78-1,48 (m, 6H), 1,39 (d, J = 6,4 Hz, 1H).
Ejemplo 8:
5-((7-(5-(2-(ciclopentil(dimetilamino)metil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona

A una disolución de sal de tri-TFA de 5-((7-(5-(2-(amino(ciclopentil)metil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona (Ejemplo 7, 8,7 mg, 0,01 mmol) en DCM (2 mL) se agregó TEA (1 gota), paraformadehído (4 mg) y posteriormente NaBH3(OAc)3 (9 mg, 0,04 mmol). La mezcla se agitó durante la noche a RT antes de retirar el disolvente a presión reducida. El residuo se purificó mediante el método de RP-HPLC A para proporcionar el compuesto del título. LCMS Método A: Rt = 0,53 min, (M+H)+ = 586,3. 1H RMN (CD3OD) 5: 5: 8,57 (s, 1H), 7,83 (m, 1H), 7,61 (m, 1H), 7,36 (m, 1H), 7,26 (m, 1H), 7,21 (s, 1H), 7,18 (d, J = 8,0 Hz, 1H), 7,09 (d, J = 8,0 Hz, 1H), 4,43 (m, 2H), 4,14 (m, 2H), 3,62-3,45 (m, 3H), 2,84 (s, 6H), 2,20-2,06 (m, 5H), 1,76 (m, 2H), 1,62-1,47 (m, 4H), 0,99 (m, 1 H).
Ejemplo 9.
N-(ciclopentil(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)metil)acetamida

El producto del título se sintetizó al acilar el compuesto del Ejemplo 7 con anhídrido acético en piridina. El producto final se purificó mediante el método de RP-HPLC A. LCMS Método A: Rt = 0,53 min, (M+H)+ = 600,3.
Ejemplo 10.
6-((7-(5-(4-fluoro-2-(1-hidroxi-2-metilpropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4] nonan-2-il)metil)-3,3-dimetilindolin-2-ona

A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11,526 mg, 1,065 mmol) y N-metoxi-N-metilisobutiramida (268 mg, 2,04 mmol) en THF seco (6 mL) en atmósfera de N2 a -78 °C se agregó 1,6 M BuLi (0,7 mL, 1,067 mmol) por goteo. Después de la adición, la mezcla de reacción se agitó durante otros 10 min antes de la inactivación con disolución de NH4Cl acuosa. La mezcla resultante se extrajo con EtOAc, se lavó con H2O, salmuera, se secó sobre Na2SO4 anhidro y se filtró. El filtrado se concentró hasta secarse. El residuo se purificó mediante cromatografía rápida para proporcionar 249 mg de 7-(5-(4-fluoro-2-isobutirilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 41b). Lc Ms Método B: tR: 1,76 min, (M+H)+ = 485,3
A una disolución fría de Intermediario 41 b (83 mg, 0,17 mmol) en THF/MeOH (2/0,5 mL) a 0 °C se agregó NaBH4 (20 mg, 0,53 mmol). La mezcla se agitó durante otros 20 min y se inactivó con acetona. El disolvente se retiró para proporcionar el producto bruto. El producto bruto después se disolvió en MeOH (1 mL) se agregó 4 M HCl/dioxano (0,5 mL) y la mezcla se agitó durante 30 min. Los disolventes se retiraron a presión reducida para proporcionar el producto bruto como la sal de bis-HCl.
Etapa 2: 6-( (7-(5-(4-fluoro-2-( 1 -hidroxi-2-metilpropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3,3-dimetilindolin-2-ona
El producto bruto de la Etapa 1 se disolvió en DCM (1 mL) que contenía TEA (0,1 mL). El disolvente después se retiró a procedimiento reducido. El residuo resultante se disolvió en DCM (2 mL). A esta disolución se agregó el Intermediario 45 (32 mg, 0,17 mmol) y NaBH(OAc)3 (72 mg, 0,34 mmol) y la mezcla se agitó durante 30 min. Los disolventes se retiraron y el residuo se purificó mediante el método de HPLC preparativa A para proporcionar el compuesto del título como una sal de TFA. LCMS Método A: Rt = 075 min, (M+H)+ = 560,3.1H RMN (CD3OD) 5: 8,53 (s, 1 H), 7,58 (s, 1H), 7,36-7,10 (m, 6H), 4,53-3,78 (m, 11H), 2,22 (m, 4 H), 1,96 (m, 1H), 1,34 (s, 6H), 1,00 (d, J = 6,8 Hz, 3H), 0,84 (d, J = 6,8 Hz, 3H).
Ejemplo 11:
6-((7-(5-(4-fluoro-2-isobutirilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3-metil-2-oxoindolina-3-carbonitrilo

El compuesto del título se sintetizó a partir de 7-(5-(4-fluoro-2-isobutirilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 41b), mediante el método descrito para la etapa 2 y 3 en la síntesis del Ejemplo 10. En la etapa 3, se utilizó 6-formil-3-metil-2-oxoindolina-3-carbonitrilo. LCMS Método A: Rt = 0,57 min, (M+H)+ = 569,3.
Ejemplo 12.
5-fluoro-2-((4-(6-(3-(4-fluorofenil)propanoil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida
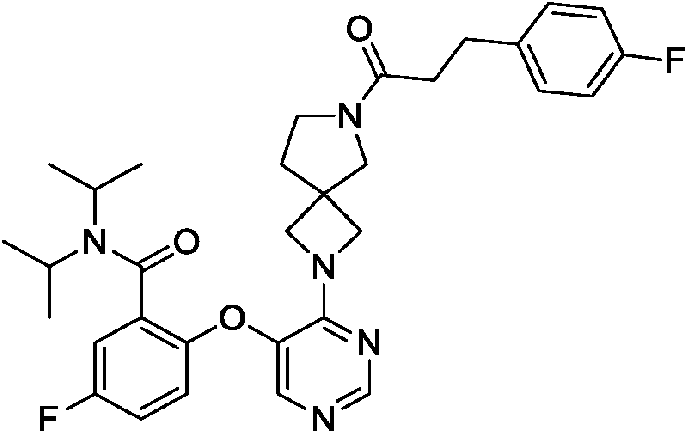
A una disolución de Intermediario 41b (10 mg, 0,02 mmol), ácido 3-(4-fluorofenil)propanoico (10 mg, 0,06 mmol) y iPr2NEt (0,02 mL, 0,11 mmol) en DMF (2 mL) se agregó h At U (12 mg, 0,03 mmol) a RT y la mezcla de reacción se agitó durante 1 h a RT. Se agregaron EtOAc (5 mL) y H2O (2 mL) para el procesamiento. La capa de EtOAc se secó al usar Na2SO4 y se evaporó. El residuo bruto se purificó mediante cromatografía en columna rápida ISCO (con elución con MeOH al 10 % en DCM) para proporcionar 5-fluoro-2-((4-(6-(3-(4-fluorofenil)propanoil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-A/,A/-diisopropilbenzamida como la base libre. Método de Lc Ms G: tR = 6,728 min, MS (e S i) m/z 578,56 [M+H]+. 1H RMN (CD3OD): 58,45 (s, 1H), 7,72 (s, 1H), 7,25-7,17 (m, 5H), 6,93 (t, J = 8,4 Hz, 2H), 4,65-4,20 (m, 4H), 3,77-3,72 (m, 1H), 3,60-3,56 (m, 3H), 3,44-3,40 (m, 2H), 2,85 (t, J = 7,6 Hz, 2H), 2,55 (t, J = 7,6 Hz, 2H), 2,16 2,10 (m, 2H), 1,46 (d, J = 6,4 Hz, 3H), 1,37)d, J = 6,4 Hz, 3H), 1,15 (d, J = 6,4 Hz, 3H), 1,03 (d, J = 6,4 Hz, 3H). Ejemplo 13.
5-((7-(5-(4-fluoro-2-(1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-3-oxo-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona

A una disolución de 8-oxo-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (1 g, 4,2 mmol) en CH2CI2 anhidro (5 mL) se agregó HCl-dioxano (5 mL) y se agitó a 16-34 °C durante 1 h. La mezcla se concentró para proporcionar 2,7-diazaspiro[4.4]nonan-3-ona (sal de HCl, bruta) como sólido blanco, que se usó en la siguiente etapa directamente. Rendimiento: 900 mg (sal de HCl).
Etapa 2: 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona

A una disolución de 2,7-diazaspiro[4.4]nonan-3-ona (900 mg, 4,1 mmol, sal de HCl, bruta) en CH3CN (20 mL) se agregó 5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina (Intermediario 1, 1,3 g, 4,05mmol) y K2CO3 (1,1 g, 8,1 mmol). La mezcla se agitó a 85 °C durante 24 h. La mezcla se filtró y el filtrado se concentró para purificarse mediante cromatografía en columna ISCO sobre gel de sílice (de 100 % de DCM a 5 % de MeOH en DCM) para proporcionar 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3 -ona como aceite incoloro. Rendimiento: 1,2 g (73 %); LCMS Método C: Rt = 0,659 min. (M+H)+ = 407,0, 409,0 (isótopos de bromo).
Etapa 3: 7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diaza spiro[4.4]nonan-3-ona
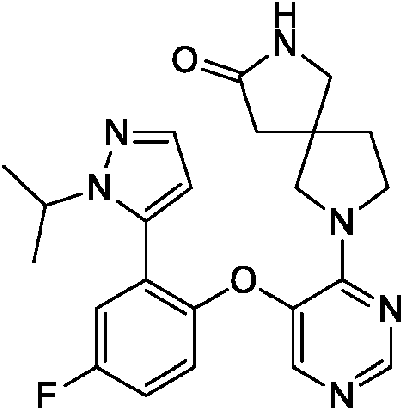
A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona (850 mg, 2,09 mmmol) en dioxano:H2O (15 mL, 1:1) se agregó ácido (1 -isopropil-1 H-pirazol-5-il)borónico (385 mg, 2,51 mmol), Sphos Pallacycle-gen 2 (75 mg, 0,105 mmol) y K3PO4 (1,34 g, 6,27 mmol). La mezcla se calentó a 115 °C durante 30 min en un microondas. La mezcla después se concentró y diluyó con EtOAc (30 mL) y se lavó con salmuera (50 x 2 mL). Las capas orgánicas se concentraron y el residuo se purificó mediante cromatografía en columna ISCO sobre gel de sílice (de 100 % de DCM a 10 % de MeOH en DCM) para proporcionar un sólido marrón. Este sólido se purificó mediante el método de RP-HPLC preparativa básica D para proporcionar 7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5
il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona como un sólido blanco. Rendimiento: 350 mg. LCMS Método C: Rt = 0,629 min; (M+H)+ = 437,2. 1H RMN (CDCb): 58,40 (s, 1H), 7,82 (s, 1H), 7,57 (s, 1H), 7,05-7,15 (m, 2H), 6,81 (dd, J = 9,24,4 Hz, 1H), 6,17 (d, J = 2,0 Hz, 1 H), 5,74 (s, 1H), 4,30-4,41 (m, 1H), 3,80-3,85 (m, 1H), 3,71 (d, J = 11,2 Hz, 1H), 3,50-3,65 (m, 2H), 3,30-3,43 (m, 2H), 2,15-2,25 (m, 1H), 2,00-2,10 (m, 2H), 1,75-1,85 (m, 1H), 143 (d, J = 6,8 Hz, 3H), 1,47 (d, J = 6,8 Hz, 3H). 19F RMN (CDCb): 5 -119,08.
Etapa 4: 7-(5-(4-fluoro-2-( 1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2-(4-fluoro-3-nitrobencil)-2,7-diazaspiro[4.4]nonan-3-ona
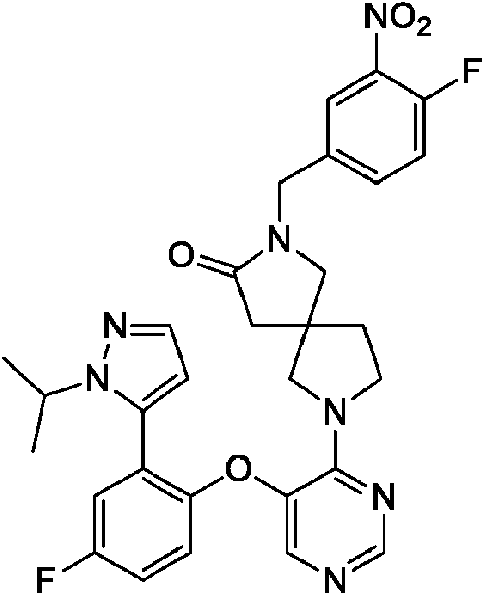
A una disolución de 7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona (50 mg, 0,11 mmmol) en THF anhidro (3 mL) se agregó NaH (7 mg, 0,17 mmol) y n-Bu4I (4 mg, 0,01 mmol). Después, se agregó 4-(bromometil)-1 -fluoro-2-nitrobenceno (33 mg, 0,14 mmol, disuelto en 1 mL de THF) por goteo en la mezcla y la mezcla se agitó a 0 °C durante 30 min. Después, la mezcla se agitó a 16-25 °C durante 2 h. La mezcla se inactivó con NH4Cl saturado (5 mL, ac.) y se extrajo con EtOAc (5 mL x 2). Las capas orgánicas combinadas se secaron sobre Na2SÜ4 y se concentraron. El residuo resultante se purificó mediante el método de RP-HPLC preparativa ácida A para proporcionar 7-(5-(4-fluoro-2-(1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2-(4-fluoro-3-nitrobencil)-2,7-diazaspiro[4.4]nonan-3-ona como la sal de TFA como un sólido blanco. Rendimiento: 21 mg (32 %); LCMS Método C: Rt = 0,740 min; (M+H)+ = 589,9.1HNMR (MeOD): 58,54 (s, 1H), 8,03 (d, J = 6,8 Hz, 1H),7,94 (s, 1H), 7,60-7,70 (m, 1H), 7,56 (s, 1 H), 7,46 (t, J = 9,2 Hz, 1 H), 7,35-7,40 (m, 2H), 7,31 (d, J = 8,8 Hz, 1 H), 6,30 (s, 1H), 4,57 (s, 2H), 4,35 4,45 (m, 1 H), 4,05-4,15 (m, 1H), 4,00-4,05 (m, 1H), 3,85-3,95 (m, 1H), 3,65-3,80 (m, 1H), 3,35-3,50 (m, 2H), 2,00-2,25(m, 4H), 1,30-1,45 (m, 6H). 19F RMN (MeOD): 5 -77,21, -117,66, -122,07.
Etapa 5: 2-(4-amino-3-nitrobencil)-7-(5-(4-fluoro-2-( 1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona
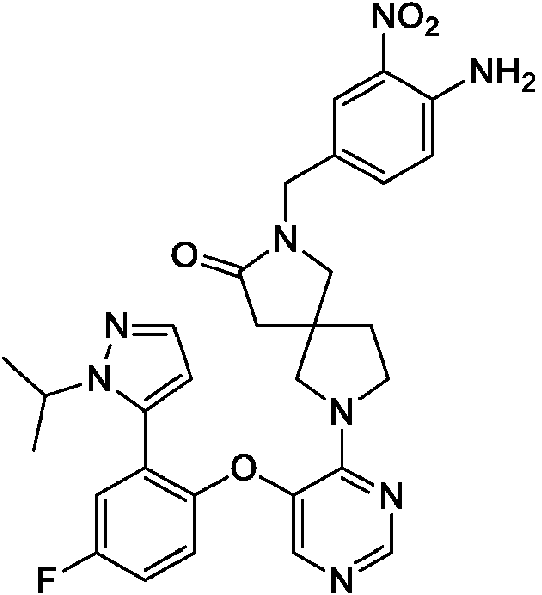
A una disolución de 7-(5-(4-fluoro-2-(1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2-(4-fluoro-3-nitrobencil)-2,7-diazaspiro[4.4]nonan-3-ona (80 mg, 0,14 mmmol) en NH3-MeOH (5 mL) se calentó hasta 70 °C durante 36 h en un autoclave. La mezcla después se concentró y se purificó mediante TLC preparativa sobre gel de sílice (DCM: MeOH = 10: 1) para proporcionar 2-(4-amino-3-nitrobencil)-7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona como sólido amarillo. Rendimiento: 65 mg (80 %); Método de LCMS C: Rt = 0,713 min; (M+H)+ = 587,2. 1H RMN (MeOD): 58,29 (s, 1H), 7,96 (s, 1H), 7,83 (s, 1H), 7,51 (s, 1H), 7,22-7,30 (m, 2H), 7,19 (dd, J = 8,02,8 Hz, 1H), 6,96-6,99 (m, 2H), 6,19 (s, 1H), 4,38-4,43 (m, 3H), 3,65-3,73 (m, 1H), 3,59-3,71 (m, 2H), 3,51 (d, J = 12,0 Hz, 1 H), 3,35 (s, 1H), 3,27-3,29 (m, 1H), 2,11-2,16 (m, 1H), 1,84-2,06 (m, 3H), 1,33-1,44 (m, 6H). 19F RMN (MeOD): 5 -120,79.
Etapa 6: 2-(3,4-diaminobencil)-7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona

A una disolución de 2-(4-amino-3-nitrobencil)-7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona (50 mg, 0,85 mmol) en EtOH anhidro (10 mL) se agregó Ni de Raney (10 mg, húmedo) y se agitó a 17-26 °C durante 18 h en H2 (15 psi). La mezcla se filtró y el filtrado se concentró. El residuo se purificó mediante TLC preparativa sobre gel de sílice (DCM: MeOH = 10: 1) para proporcionar 2-(3,4-diaminobencil)-7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona como un sólido blanco. Rendimiento: 20 mg (42 %); LCMS Método C: Rt = 0,624 min. (M+H)+ = 557,3.
Etapa 7: 5-((7-(5-(4-fluoro-2-( 1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-3-oxo -2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona
A una disolución de 2-(3,4-diaminobencil)-7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona (13 mg, 0,023 mmol) en THF anhidro (5 mL) se agregó Et3N (10 pL) y bis(triclormetil)carbonato (7 mg, 0,023 mmol) y la mezcla resultante se agitó a 18-26 °C durante 16 h. La TLC (d Cm : MeOH = 10: 1, Rf = 0,7) mostró una nueva mancha y que la 2-(3,4-diaminobencil)-7-(5-(4-fluoro-2-(1-isopropil-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-3-ona no se había consumido completamente. La mezcla se vertió en agua (5 mL) y se extrajo con EA (10 mL x 2). Las capas orgánicas combinadas se lavaron con salmuera (30 mL x 2), se secaron sobre Na2SO4 y se purificaron mediante el método de RP-HPLC preparativa básica D para proporcionar 5-((7-(5-(4-fluoro-2-(1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-3-oxo-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H)-ona como un sólido blanco. Rendimiento: 2,9 mg (22 %); LCMS Método C: Rt =: 1,596 min, (M+H)+ = 583,2. 1H RMN (MeOD): 58,30 (s, 1H), 7,83 (s, 1H), 7,48 (s, 1H), 7,25-7,35 (m, 1H), 7,21 (d, J = 8,4 Hz, 1H), 7,00-7,05 (m, 1H), 6,95-7,00 (m, 3H), 6,16 (s, 1H), 4,35-4,55 (m, 3H), 3,80-3,90 (m, 1H), 3,55-3,70 (m, 2H), 3,45-3,55 (m, 1H), 3,20-3,30 (m, 2H), 1,85-2,20 (m, 4H), 1,35-1,45 (m, 6H). 19F RMN (MeOD): 5 -120,78.
Ejemplos 14A-14B.
N-(4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina (Ejemplo 14A) y 4-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)fenil)-5-isopropil-3-metilisoxazol (Ejemplo 14B)

Una suspensión de 5-metilhexano-2,4-diona (300 mg, 2,34 mmol) e hidroxilamina HCl (194 mg, 2,82 mmol) en EtOH se calentó durante 3 min en un microondas a 130 °C. El EtOH se evaporó y el producto bruto se dividió entre Et2O (5 mL) y agua (3 mL). La capa de Et2O se secó al usar MgSO4 y posteriormente se evaporó para proporcionar el producto bruto como una mezcla 4:1 de regioisómeros de isoxazol. El isómero mayor se designó como 5-isopropil-3-metilisoxazol y el menor como 3-isopropil-5-metilisoxazol. Esta mezcla bruta se usó directamente para la siguiente etapa sin purificación adicional. LCMS Método A: tR = 1,485; [M H]+ = 126,28.
Etapa 2. 4-bromo-5-isopropil-3-metilisoxazol y 4-bromo-3-isopropil-5-metilisoxazol

A una disolución de 5-isopropil-3-metilisoxazol bruto (mezcla 4:1 bruta de la Etapa 1,2,34 mmol) en DMF (3 mL) se agregó A/-bromosuccinimida (625 mg, 3,51 mmol) a RT y la mezcla de reacción se agitó durante 15 h a RT. Después, se agregaron EtOAc (10 mL) y H2O (10 mL) para el procesamiento. La capa de EtOAc se separó y se lavó con una disolución de Na2S2O5 acuosa saturada y posteriormente mediante salmuera. La capa de EtOAc después se secó al usar Na2SO4 y se evaporó. El producto bruto se purificó mediante cromatografía en columna rápida ISCO (con elución con EtOAc al 20 % en hexanos) para proporcionar 200 mg (42 % en 2 etapas) de producto como una mezcla 4:1 de regioisómeros. El isómero mayor se designó como 4-bromo-5-isopropil-3-metilisoxazol y el isómero menor como 4-bromo-3-isopropil-5-metilisoxazol. Método de LCMS A: tR = 1,787; [M]+ = 204,25 y 206,26. 1H NMR (CDCh): regioisómero mayor de isoxazol (4-bromo-5-isopropil-3-metilisoxazol) 53,21-3,14 (m, 1H), 2,26 (s, 3H), 1,32 (d, J= 7,2 Hz, 6H).
Etapa 3. 5-isopropil-3-metil-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)isoxazol y 3-isopropil-5-metil-4-(4,4, 5, 5-tetrametil-1,3,2-dioxaborolan-2-il)isoxazol

Una mezcla de 4-bromo-5-isopropil-3-metilisoxazol (mezcla 4:1 de regioisómeros de la Etapa 2, 100 mg, 0,49 mmol), pinacol borano (0,11 mL, 0,78 mmol), PdCl2(MeCN)2 (3 mg, 2 %mol), ligando SPhos (10 mg, 5 %mol) y Et3N (0,24 mL, 1,72 mmol) en dioxano (2 mL) se calentó a 100 °C en un vial sellado en una capa de N2 durante 1 h. La mezcla de reacción se enfrió hasta RT, se filtró a través de un tapón de celite y se evaporó. El residuo bruto se purificó al usar cromatografía en columna rápida ISCO (con elución con EtOAc al 20 % en hexanos) para proporcionar 100 mg de 5 isopropil-3-metil-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)isoxazol y 3-isopropil-5-metil-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)isoxazol como una mezcla 4:1 de regioisómeros y se usó en la siguiente etapa sin purificación adicional.
Etapa 4. 6-(5-bromopirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

Una suspensión de 5-bromo-4-cloropirimidina (1,67 g, 8,65 mmol), sal de hemioxalato de 2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (2 g, 4,12 mmol) y iPr2NEt (1,80 mL, 10,3 mmol) en iPrOH (10 mL) se calentó a reflujo durante 15 h. Se agregaron disolución de NH4Cl acuosa saturada (10 mL) y EtOAc (20 mL) a la reacción para el procesamiento. La capa de EtOAc se separó y la capa acuosa se extrajo nuevamente con EtOAc. Las capas de EtOAc se combinaron, se lavaron con agua, después salmuera y se secaron al usar Na2SO4. La evaporación de EtOAc proporcionó 6-(5-bromopirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como un sólido espumoso blanquecino (2 gramos, 70 %) que fue casi puro mediante análisis de LCMS y se usó directamente para la siguiente etapa sin purificación adicional. LCMS Método A: tR = 1,330 min; [M H]+ = 355,41 y 357.
Etapa 5. 6-(5-((2-cloro-4-fluorofenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

Una mezcla de 6-(5-bromopirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (100 mg, 0,28 mmol), 2-cloro-4-fluoroanilina (39 mg, 0,27 mmol), Pd2(dba)3 (5 mg, 0,005 mmol), Xfos (11 mg, 0,023 mmol) y NaOtBu (60
mg, 0,63 mmol) en tolueno (2 mL) se calentó en un microondas CEM a 160 °C durante 30 min. Después de enfriarse, la reacción se diluyó con 5 mL de EtOAc y se filtró a través de un tapón de celite. La evaporación de los disolventes proporcionó un sólido bruto que se trituró durante la noche con el uso de hexanos. La filtración del material sólido proporcionó 92 mg (79 %) de 6-(5-((2-cloro-4-fluorofenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo que fue casi puro mediante análisis de LCMS y se usó directamente en la siguiente etapa sin purificación adicional. LCMS Método A: tR = 1,411; [M H]+ = 420,54 y 422,55.
Etapa 6. 6-(5-((4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo y 6-(5-( (4-fluoro-2-(3-isopropil-5-metilisoxazol-4-il)fenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

Una mezcla de 6-(5-((2-cloro-4-fluorofenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (35 mg, 0,083 mmol) y 5-isopropil-3-metil-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)isoxazol y 3-isopropil-5-metil-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)isoxazol como una mezcla 4:1 de isómeros (Etapa 3, 21 mg, 0,083 mmol), K3PO4 (53 mg, 0,25 mmol) y SPhospalladacicle (núm. CAS: 1375325-64-6, 3 mg, 0,004 mmol) en dioxano / H2O (1 mL/0,40 mL) se calentó hasta 120 °C durante 15 min en un microondas CEM. Después de enfriarse, la mezcla de reacción se filtró a través de celite y se evaporó. La purificación mediante cromatografía en columna rápida ISCO (con elución con EtOAc al 100 %) proporcionó 6-(5-((4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como el isómero de isoxazol mayor (mezcla 4:1) a partir de la mezcla isomérica de los materiales de partida. Esta mezcla isomérica de productos se usó directamente para la siguiente etapa sin purificación adicional. LCMS Método A: tR = 1,367; [M H]+ = 509,70.
Etapa 7. N-(4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)-4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina y N-(4-fluoro-2-(3-isopropil-5-metilisoxazol-4-il)fenil)-4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina

A una disolución de 6-(5-((4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo y 6-(5-((4-fluoro-2-(3-isopropil-5-metilisoxazol-4-il)fenil)amino)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (mezcla 4:1 de regioisómeros de isoxazol de la Etapa 6, 40 mg, 0,079 mmol) en DCM (3 mL) se agregó TFA (1 mL) a RT. La reacción se agitó durante 1 h a RT y los disolventes después se retiraron. Se agregaron DCM (2 mL) y EtaN (0,05 mL) para formar la amina de base libre a partir de la sal de TFA. La evaporación de los disolventes y el secado a vacío alto proporcionaron N-(4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)-4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina y N-(4-fluoro-2-(3-isopropil-5-metilisoxazol-4-il)fenil)-4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina como la base libre (mezcla 4:1 de regioisómeros de isoxazol). Este material se usó directamente para la siguiente etapa sin purificación adicional.
Etapa 8. N-(4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina y N-(4-fluoro-2-(3-isopropil-5-metilisoxazol-4-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina
A una disolución de N-(4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)-4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina y N-(4-fluoro-2-(3-isopropil-5-metilisoxazol-4-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina brutas (mezcla 4:1 de regioisómeros de isoxazol de la Etapa 7, 0,079 mmol) y tetrahidro-2H-piran-4-carbaldehído (27 mg, 0,24 mmol) en dicloroetano (2 mL, que contenía AcOH al 1 %) se agregó NaBH(OAc)3 (50 mg, 0,24 mmol) a RT. La mezcla de reacción se agitó durante 30 min y se completó mediante análisis de LCMS. La evaporación del disolvente con la posterior purificación al usar el método de HPLC A proporcionó sal de TFA de N-(4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina y sal de TFA N-(4-fluoro-2-(3-isopropil-5-metilisoxazol-4-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina como una mezcla 4:1 de regioisómeros de isoxazol (15 mg). Método de LCMS B: tR = 1,124; [M H]+ = 507,70.
Ejemplo 14A: regioisómero de isoxazol mayor LCMS Método B: tR = 1,013; [M H]+ = 507,70 1H RMN (CD3OD). 5 8,55 (s a, 1H), 7,79 (s a, 1H), 7,17-7,12 (m, 1H), 7,00 (dd, J = 3,2, 8,8 Hz, 1H), 6,83 (dd, J = 5,2, 9,2 Hz, 1H), 4,60 4,35 (m, 8H), 3,93 (dd, J = 4,0, 11,6 Hz, 2H), 3,40 (t, J = 11,6 Hz, 2H), 3,11 (d, J = 7,2 Hz, 2H), 3,07-3,00 (m, 1H), 2,17
(s, 3H), 1,93-1,87 (m, 1H), 1,60 (d, J = 11,6 Hz, 2H), 1,37-1,20 (m, 1H), 1,27 (d, J = 6,4 Hz, 3H), 1,26 (d, J = 6,4 Hz, 3H), 1,21-1,16 (1H, m).
Ejemplo 14B: regioisómero de isoxazol menor LCMS Método B tR = 1,124; [M H]+ = 507,70.
Ejemplo 15.
N-(5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina
tetizó mediante el método descrito en los Ejemplos 14A-14B. En la Etapa 3, se usó ácido CMS Método G: Rt = 4,88 min; M+H+ = 502,85. 1H RMN (d4-MeOH) 8,45 (s, 1H), 7,72, (s, 1H), 7,28 (m, 1H), 7,20 (d, 1H), 7,07 (m, 1H), 6,92 (m, 1 H), 6,81 (m, 1 H), 4,32 - 4,56 (m, 2H), 3,11 (d, 2H), 2,82 (m, 2H), 1,86 (m, 1 H), 1,59 (d, 2H), 1,33 (m, 2H), 1,20 (d, 3H), 1,13
-2-metilpropil)-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-il)amino)-N,N-diisopropilbenzamida

A un matraz de fondo redondo se agregó 7-(5-yodopirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo (Ejemplo 71, Etapa 1,500 mg, 1 eq.), ácido 2-amino-5-fluorobenzoico (216 mg, 1,2 eq.), Pd2(dba)3 (21 mg, 0,02 eq.), Xantfos (54 mg, 0,08 eq.) y Cs2CO3 (1,33 g, 3,5 eq.). A esta mezcla sólida se agregó dioxano (8 mL, 0,15 M con respecto a 7-(5-yodopirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo). La disolución heterogénea se purgó con una corriente de nitrógeno durante 1 min. El matraz se tapó y la reacción se calentó durante la noche a 100 °C. El Cs2CO3 después se retiró por filtración y el filtrado se diluyó con EtOAc y se agregó 0,5 M HCl. El sólido resultante se filtró y se secó al vacío. Rendimiento: 400 mg.
Etapa 2. 7-(5-((2-(diisopropilcarbamoil)-4-fluorofenil)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo

A un matraz de fondo redondo se agregaron ácido 2-((4-(2-(terc-butoxicarbonil)-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-il)amino)-5-fluorobenzoico (500 mg) y HOBt (184 mg). A esta mezcla sólida se agregó DMF (3,65 mL), diisopropilamina (1 mL) y diisopropiletilamina (209 pL), posteriormente reactivo BOP (532 mg, 1,1 eq,) y la mezcla se agitó durante la noche. La mezcla después se dividió entre EtOAc y agua. Las fases se separaron y la fase acuosa se retroextrajo con EtOAc dos veces. Las fases orgánicas combinadas se secaron sobre sulfato de magnesio y se concentraron. El material bruto se purificó mediante cromatografía rápida (40 g de SiO2, MeOH / DCM como los eluyentes), lo que proporcionó 7-(5-((2-(diisopropilcarbamoil)-4-fluorofenil)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo (300 mg).
Etapa 3. 5-fluoro-2-((4-(2-(2-hidroxi-2-metilpropil)-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-il)amino)-N,N-diisopropilbenzamida
A un matraz de fondo redondo se agregó 7-(5-((2-(diisopropilcarbamoil)-4-fluorofenil)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo (300 mg), d Cm (5 mL) y TFA (5 mL) y la mezcla de reacción se agitó durante 30 min a RT. Las sustancias volátiles después se retiraron al vacío. El residuo bruto se coevaporó con DCM dos veces y proporcionó sal de bis-TFA de 2-((4-(2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-il)amino)-5-fluoro-N,N-diisopropilbenzamida. A un matraz de fondo redondo se agregó la sal de bis-TFA (20 mg), 2,2-dimetiloxirano (11 mg), trietilamina (21 pL) y THF: etanol (2 mL, relación 1:1). El matraz se tapó y la mezcla se calentó a 65 °C durante la noche. Cuando la reacción se completó, las sustancias volátiles se retiraron al vacío. El material bruto se purificó mediante el método de RP-HPLC A que proporcionó 5-fluoro-2-((4-(2-(2-hidroxi-2-metilpropil)-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-il)amino)-N,N-diisopropilbenzamida (3,7 mg). LCMS Método G Rt = 3,65 min; (M+H)+ = 513,61. 1H RMN (d4-MeOH) 8,52 (s, 1H), 7,87 (s, 1H), 7,07 - 7,15 (m, 2H), 6,93 (m, 1H), 4,23 (d, 2H), 4,04 (d, 2H), 3,82 - 3,89 (m, 6H), 1,93 - 1,99 (m, 4H), 1,26 - 1,34 (m, 18H).
Ejemplo 17.
5-((7-(5-(2-(dimetilfosforil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona
A una mezcla de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11,200 mg, 0,41 mmol), (CH3)2pO (35 mg, 0,45 mmol), K3PO4 (104 mg, 0,49 mmol) en DMF anhidro (3 mL) se agregó Pd(OAc)2 (1,0 mg, 0,004 mmol) y Xantfos (4,0 mg, 0,006 mmol) y la reacción se agitó a 150 °C en un microondas durante 30 min. La reacción se filtró a través de una almohadilla de Celite y se concentró a presión reducida para proporcionar el residuo que se purificó mediante cromatografía en columna sobre gel de sílice (con elución con diclorometano: metanol = 1: 0 ~ 10: 1) para proporcionar 7-(5-(2-(dimetilfosforil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite amarillo claro. Rendimiento: 120 mg. LCMS Método E: Rt = 0,836 min.(M+H)+ = 491,2.
Etapas 2-3. 5-((7-(5-(2-(dimetilfosforil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H)-ona
Las Etapas 2-3 se llevaron a cabo según los procedimientos de las Etapas 4-5 del Ejemplo 1. LCMS Método E: Rt =1,344 min; (M+H)+ = 537,2. 1H RMN (CD3OD): 58,34 (s, 1 H), 7,89 (s, 1 H), 7,61 (m, 1 H), 7,22-7,60 (m, 1 H), 6,96 7,00 (m, 3 H), 6,73-6,77 (m, 1 H), 3,59 (s, 6 H), 2,43-2,67 (m, 4 H), 1,90 (d, J = 14 Hz, 8 H), 1,78 (t, J = 6,4 Hz, 2 H).
19F RMN (CD3OD): 5 -120,92.
Ejemplo 18.
2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-N-(4-fluorobencil)-5-oxa-2-azaspiro[3.4]octan-7-amina

A una disolución de 7-oxo-5-oxa-2-azaspiro[3.4]octano-2-carboxilato de terc-butilo (300 mg, 1,32 mmol) en DCM (3 mL) se agregó TFA (1 mL) a RT y la mezcla de reacción se agitó durante 1 h a RT. Los disolventes se retiraron para proporcionar sal de TFA de 5-oxa-2-azaspiro[3.4]octan-7-ona que se usó directamente para la siguiente etapa sin purificación adicional. LCMS Método A: tR = 0,269 min; [M+H]+ = 128,28.
Etapa 2. 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-ona

Una mezcla de sal de TFA de 5-oxa-2-azaspiro[3.4]octan-7-ona (168 mg, 1,32 mmol), 5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina (Intermediario 1, 481 mg, 1,58 mmol) y iPr2NEt (0,92 mL,5,28 mmol) en iPrOH (3 mL) se calentó a 100 °C durante 12 h. La purificación con el uso de cromatografía en columna rápida ISCO (con elución con MeOH al 10 % en DCM) proporcionó 406 mg de 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-ona. Método de LCMS A: tR = 0,961 min; [M+H]+ = 394,35 y 396,37.
Etapa 3. 2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-ona

Una mezcla de 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-ona (147 mg, 0,37 mmol), ácido (4-isopropilpirimidin-5-il)borónico (93 mg, 0,56 mmol), PdCl2(PPh3)2 (26 mg, 0,037 mmol) y K3PO4 (237 mg, 1,12 mmol) en dioxano (2,5 mL) y agua (0,25 mL) se calentó a 120 °C en un microondas CEM durante 2 h. La mezcla se filtró a través de celite y se evaporó. La purificación con el uso de cromatografía en columna rápida ISCO (con elución con MeOH al 10 % en DCM) proporcionó 151 mg de 2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-ona. LCMS Método A: tR = 0,926 min; [M+H]+ = 436,48.
Etapa 4. 2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-N-(4-fluorobencil)-5-oxa-2-azaspiro[3.4]octan-7-amina
A una disolución de 2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-ona (14 mg, 0,03 mmol) y (4-fluorofenil)metanamina (0,006 mL, 0,047 mmol) en MeOH (2 mL) se agregó NaBH3CN (8 mg, 0,12 mmol) y la mezcla de reacción se agitó a 50 °C durante 6 h. La evaporación del disolvente y la purificación mediante el uso de Gilson HPLC proporcionó 4,6 mg de sal de TFA de 2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-N-(4-fluorobencil)-5-oxa-2-azaspiro[3.4]octan-7-amina. Lc Ms Método A: tR = 0,572 min; [M+H]+ = 545,60. 1H RMN (CD3OD): 59,10 (s, 1H), 8,57 (s, 1H), 8,21 (s, 1H), 7,69 (s, 1H), 7,38-7,34 (m, 2H), 7,30-7,22 (m, 2H), 7,10-7,03 (m, 3H), 4,19 (s a, 1H), 4,14-4,03 (m, 3H), 3,91 (dd, J = 6,0, 9,0 Hz, 1H), 3,75 (d, J = 6,4 Hz, 2H), 3,71 3,66 (m, 1H), 3,46-3,41 (m, 1 H), 3,08-3,01 (m, 1 H), 2,35-2,30 (m, 1H), 2,08-2,02 (m, 1H), 1,19 (d, J = 6,8 Hz, 6H).
Ejemplo 19.
4-(((2-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-il)amino)metil)benzonitrilo

El compuesto del título se sintetizó según el método descrito para el Ejemplo 18. En la Etapa 3, se usó ácido 2-isopropilfenil borónico. En la Etapa 4, se usó 4-cianobenzaldehído. LCMS Método A: Rt = 1,125 min; (M+H)+ = 550,68.
1H RMN (CD3OD): 58,12 (s, 1H), 7,70 (d, J = 7,6 Hz, 2H), 7,55 (d, J = 7,6 Hz, 2H), 7,38-7,32 (m, 2H), 7,21-7,05 (m, 5H), 4,19-4,09 (m, 2H), 4,03-3,97 (m, 2H), 3,92-3,87 (m, 1H), 3,87-3,82 (m, 2H), 3,67 (dd, J = 4,8, 9,0 Hz, 1 H), 3,40 (s a, 1H), 2,84-2,78 (m, 1 H), 2,29-2,22 (m, 1H), 2,05-2,01 (m, 2H), 1,11-1,08 (m, 6H).
Ejemplo 20.
7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-N-(4-fluorobencil)-1-oxa-7-azaspiro[4.4]nonan-3-amina

El compuesto del título se sintetizó a partir de 3-oxo-1 -oxa-7-azaspiro[4.4]nonano-7-carboxilato de terc-butilo según el método descrito para el Ejemplo 18. LCMS Método A: tR =0,585; [M+H]+ = 559,61. 1H RMN (CD3OD): 59,10 (s, 1H), 8,57 (s, 1H), 8,21 (s, 1H), 7,78 (s, 1H), 7,41-7,35 (m, 2H), 7,28-7,20 (m, 2H), 7,09-6,95 (m, 3H), 4,42 (s a, 1H), 3,97 3,47 (m, 8H), 3,12-3,05 (m, 1H), 2,27-2,23 (m, 1H), 2,18-2,10 (m, 1H), 1,99-1,81 (m, 2H), 1,24-1,19 (m, 6H).
Ejemplo 21.
5-fluoro-N-isopropil-N-metil-2-((4-(7-(((1r,4r)-4-(metilcarbamoil)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida

Etapa 1. (1r,4r)-4-((2-(5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexano-1-carboxilato de metilo

El compuesto del título se sintetizó mediante aminación reductora entre 2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida (0,18 mmol) y (1r,4r)-4-formilciclohexano-1-carboxilato de metilo (100 pL) mediante el método descrito durante el Ejemplo 18, Etapa 4. LCMS Método B: Rt = 0,73 min, (M+H)+ = 568,5.
Etapa 2. Ácido (1r,4r)-4-((2-(5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexano-1 -carboxílico

A una disolución de (1r,4r)-4-((2-(5-(4-fluoro-2-(isopropil(metil)carbamoil) fenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexano-1-carboxilato de metilo (30 mg, 0,053 mmol) en MeOH (1 mL), se agregó disolución de 2 N LiOH (0,2 mL). La disolución se agitó a RT durante la noche, el disolvente se retiró hasta secarse y el residuo se usó para la siguiente etapa sin purificación; LCMS Método B: Rt = 0,63 min, (M+H)+ = 554,6.
Etapa 3. 5-fluoro-N-isopropil-N-metil-2-((4-(7-(((1r,4r)-4-(metilcarbamoil)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida
A una disolución del producto bruto de la Etapa 2 en DMF (0,5 mL) se agregó MeNH2HCl (15 mg) y Et3N (200 pL), posteriormente HATU (20 mg) y la disolución resultante se agitó a RT durante 30 min. El producto se purificó mediante el método de RP-HPLC preparativa A para proporcionar 5-fluoro-N-isopropil-N-metil-2-((4-(7-(((1r,4r)-4-(metilcarbamoil)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida como una sal de TFA (7 mg); LCMS Método B: Rt = 0,60 min, (M+H)+ = 567,6; 1H RMN (MeOH-d4): 58,38, 8,37 (s, 1 H), 7,73, 7,61 (a.s, 1 H), 7,24-7,12 (m, 3 H), 4,65 (m, 1 H), 4,52-3,96 (m, 4 H), 3,45 (m, 2 H), 2,88 (m, 4 H), 2,82, 2,68 (dos s, 3 H), 2,58 (s, 3 H), 2,16 (m, 2 H), 2,08-1,88 (m, 3 H), 1,74 (m, 5 H), 1,41 (m, 2 H), 1,12-0,92 (m, 8 H).
Ejemplos 22A y 22B.
2-((4-(7-amino-7-(4-cianobencil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Isómeros 1-2)

A una disolución de 7-((terc-butilsulfinil)imino)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (Ejemplos 250A-250B, Etapa 1,0,73 g, 2,13 mmol) en THF (15 mL) a 0 °C, se agregó bromuro de 4-bromo-bencilmagnesio (0,25M en Et2O, 20 mL), la disolución se calentó hasta RT. Después de 2 h, se agregaron otro 20 mL de reactivo Grignard y la mezcla se agitó durante otras 2 h. La reacción se inactivó con NH4Cl sat. y la capa orgánica se separó. La capa acuosa se extrajo con EtOAc (2x5 mL), las capas orgánicas combinadas se secaron sobre Na2SO4 y se concentraron al vacío. El residuo se purificó mediante columna de gel de sílice para proporcionar 7-(4-bromobencil)-7-((tercbutilsulfinil)amino)-2-azaspiro[4.4]nonane-2-carboxilato de terc-butilo (174,4 mg, 16 %). LCMS Método B: Rt = 2,22 min; (M+h )+ = 513,6.
Etapa 2. 7-((terc-butilsulfinil)amino)-7-(4-cianobencil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo
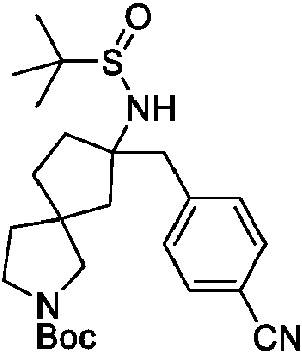
A una disolución de 7-(4-bromobencil)-7-((terc-butilsulfinil)amino)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (88,4 mg, 0,17 mmol) en DMF anhidro (0,5 mL), se agregó Zn(CN)2 (20 mg, 0,17 mmol) y Pd(PPh3)4 (20 mg, 0,02 mmol). La disolución resultante se desgasificó y se calentó a 110 °C en N2 en un baño de aceite durante la noche. La reacción se enfrió, se diluyó con EtOAc, se lavó con 1N HCl (5 mL), salmuera y se secó sobre Na2SO4. Después de retirar el disolvente, el residuo se purificó mediante columna de gel de sílice (0-9 % de MeOH/DCM) para proporcionar 7-((terc-butilsulfinil)amino)-7-(4-cianobencil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (56 mg, 72 %). LCMS Método B: Rt = 1,67 min; (M+H)+ = 460,6.
Etapa 3 :4-((7-amino-2-azaspiro[4.4]nonan-7-il)metil)benzonitrilo

A una disolución de 7-((terc-butilsulfinil)amino)-7-(4-cianobencil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (56 mg, 0,12 mmol) en DCM (2 mL) se agregó TFA (50 pL) y la disolución resultante se agitó a RT durante la noche para proporcionar 4-((7-amino-2-azaspiro[4.4]nonan-7-il)metil)benzonitrilo. El disolvente se retiró y el residuo resultante se usó en la siguiente etapa sin purificación. LCMS Método B: Rt = 0,32 min; (M+H)+ = 256,6.
Etapa 4. 2-((4-(7-amino-7-(4-cianobencil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Isómeros 1-2)
A una disolución del producto bruto de la Etapa 3 en isopropanol (0,5 mL), se agregó 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Intermediario 41, 30 mg) y Et3N (200 pL), la disolución resultante se calentó en un reactor de microondas CEM a 110 °C durante 1 h. La reacción se enfrió hasta RT y se purificó mediante el método de RP-HPLC preparativa A para proporcionar:
Isómero 1 como sal de TFA (1,22 mg); LCMS Método B: Rt = 0,83 min; (M+H)+ = 571,4. 1H RMN (MeOH-d4): 58,49 (s, 1 H), 7,92 (s, 1 H), 7,70 (m, 2H), 7,47 (d, J =6,8 Hz, 2 H), 7,19 (m, 2 H), 7,07 (a, 1 H), 4,04-3,66 (m, 4 H), 3,61 (m, 2 H), 3,26 (m, 1 H), 3,08 (s, 2 H), 2,28-1,76 (m, 8 H), 1,49 (m, 3 H), 1,40 (m, 3 H), 1,17 (d, J = 7,6 Hz, 3 H), 1,10 (m, 3 H); y
Isómero 2 como sal de TFA (1,36 mg); LCMS Método B: Rt = 0,89 min; (M+H)+ = 571,4. 1H RMN (MeOH-d4): 58,36 (s, 1 H), 7,86 (a, 1 H), 7,57 (d, J = 8 Hz, 2H), 7,32 (d, J =7,6 Hz, 2 H), 7,04 (d, J = 7,6 Hz, 2 H), 6,96 (a, 1 H), 3,80-3,48 (m, 5 H), 3,18 (m, 1 H), 2,94 (s, 2 H), 2,05 (m, 2 H), 1,86-1,58 (m, 4 H), 1,49 (m, 2 H), 1,34 (d, J = 6,8 Hz, 3 H), 1,24 (d, J = 6. 4 Hz, 3 H), 1,02 (d, J = 6,8 Hz, 3 H), 0,94 (d, J = 6,8 Hz, 3 H).
Ejemplos 23A-23C.
5-fluoro-2-((4-(7-hidroxi-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida (Isómeros 1-3)

Etapa 1. 7-oxo-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metileno)-2-azaspiro [4.4]nonano-2-carboxilato de tercbutilo

A una disolución de 7-oxo-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (0,28 g, 1,17 mmol) y 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 0,23 g, 1,29 mmol) en DMSO (3 mL), se agregó L-prolina (40 mg), 2,2,2-trifluoroacetato de 3-etil-1 -metil-1 H-imidazol-3-io ([EMIm][CF3COO]) (79 mg, 0,35 mmol) y H2O (0,32 g). La mezcla resultante se calentó a 80 °C durante 4 días, se enfrió hasta RT, se diluyó con H2O (5 mL) y se extrajo con EtOAc (4 x 5 mL). Las capas orgánicas combinadas se concentraron y el residuo se purificó mediante columna de gel de sílice (0-4 % de MeOH/DCM) para proporcionar 7-oxo-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metileno)-2-azaspiro [4.4]nonano-2-carboxilato de terc-butilo (~190 mg, ~42 %, con el material de partida de aldehído todavía presente); LCMS Método B: Rt = 1,16 min; (M-55)+ = 328,3; 1H RMN (MeOH-d4): 59,62 (a 1 H), 9,46 (a, 1 H), 7,40 (s, 1 H), 7,18 (d, J = 6,8 Hz, 1 H), 7,03 (d, J = 6,8 Hz, 1 H), 5,24 (s, 1 H), 3,40 (m, 2 H), 3,28, 3,20 (dos s, 2 H), 2,88 (s, 2 H), 2,40 (s, 2 H), 1,80 (m, 2 H), 1,4, 1,40 (dos s, 9 H).
Etapa 2. 7-hidroxi-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de tercbutilo y 7-oxo-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de 7-oxo-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metileno)-2-azaspiro [4.4]nonano-2-carboxilato de terc-butilo (130 mg) en MeOH (10 mL), se agregó Pd-C (10 mg) y la disolución se agitó a RT con un globo de H2 durante la noche. La LC-MS mostró una mezcla de 7-hidroxi-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo y 7-oxo-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo. La mezcla de reacción se filtró a través de una almohadilla de Celite y el disolvente se retiró al vacío. El residuo se purificó mediante una columna de gel de sílice (3-7 % de MeOH/DCM) para proporcionar 7-oxo-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (~50 mg); LCMS method B: Rt = 1,17 min; (M-55)+ = 330,3; y 7-hidroxi-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (~80 mg); LCMS Método B: Rt = 1,17 min; (M-55)+ = 332,3.
Etapa 3. 5-((8-hidroxi-2-azaspiro[4.4]nonan-7-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona
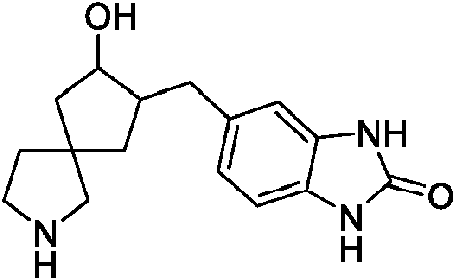
A una disolución de 7-hidroxi-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (20 mg, 0,052 mmol) en DCM (0,5 mL), se agregó TFA (0,2 mL) y la disolución se agitó a RT durante media h. El disolvente después se retiró hasta secarse para proporcionar una sal de TFA de 5-((8-hidroxi-2-azaspiro[4.4]nonan-7-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona, que se usó durante la siguiente etapa sin purificación; LCMS Método B: Rt = 0,47 min; (M+H)+ = 288,3.
Etapa 4. 5-fluoro-2-((4-(7-hidroxi-8-( (2-oxo-2,3-dihidro-1 Hbenzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N, N-diisopropilbenzamida (Isómeros 1-3)
A una disolución del producto bruto de la Etapa 3 en isopropanol (0,3 mL), se agregó 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Intermediario 41,20 mg) y Et3N (150 pL) y la disolución resultante se calentó en un reactor de microondas CEM a 110 °C durante 1 h. La LC-MS mostró tres productos a tR = 0,88, 0,90 y 0,95 min con una relación de 1:1:5. Los productos se aislaron mediante el método de RP-HPLC preparativa A para proporcionar:
Isómero 1 como sal de TFA (1,4 mg), LCMS Método B: Rt = 0,88 min; (M+H)+ = 603,5. 1H RMN (MeOH-d4): 58,37 (s, 1 H), 7,68, 7,54 (dos br, 1 H), 7,10 (m, 3 H), 6,84-6,72 (m, 3 H), 4,08-3,94 (m, 2 H), 3,94-3,50 (m, 5 H), 3,00-2,74 (m, 1 H), 2,52-2,26 (m, 1 H), 2,14-1,78 (m, 5 H), 1,68-1,30 (m, 6 H), 1,24-1,02 (m, 6 H), 1,02-0,82 (m, 2 H);
Isómero 2 como sal de TFA (0,82 mg), LCMS Método B: Rt = 0,90 min; (M+H)+ = 603,5. 1H RMN (MeOH-d4): 58,33 (s, 1 H), 7,62, 7,50 (dos a, 1 H), 7,10 (m, 3 H), 6,84-6,70 (m, 3 H), 3,98-3,54 (m, 6 H), 3,52-3,34 (m, 1 H), 3,02-2,92
(m, 1 H), 2,78, 2,48 (dos a, 1 H), 2,28 (m, 1 H), 2,08-1,92 (m, 2 H), 1,90-1,72 (m, 2 H), 1,68-1,46 (m, 2 H), 1,34 (m, 3 H), 1,28-0,84 (m, 7 H); y
Isómero 3 como sal de TFA (5 mg), LCMS Método B: Rt = 0,95 min; (M+H)+ = 603,5. 1H RMN (MeOH-d4): 58,35 (s, 1 H), 7,68-7,50 (m, 1 H), 7,22-7,04 (m, 3 H), 6,77 (m, 3 H), 4,08-3,90 (m, 2 H), 3,90-3,56 (m, 4 H), 3,56-3,32 (m, 1 H), 2,76 (m, 1 H), 2,45 (m, 1 H), 2,11 (m, 1 H), 1,88-1,58 (m, 4 H), 1,55-1,24 (m, 6 H), 1,22-0,98 (m, 6 H), 0,92 (a, 1 H), 0,84 (a, 1 H).
Ejemplos 24A-24B.
2-((4-(7-amino-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Isómeros 1-2)

Etapa 1. 7-((terc-butilsulfinil)imino)-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo

El producto del título se sintetizó como una mezcla de diasteoroisómeros múltiples según el procedimiento descrito en los Ejemplos 23A-23C, Etapa 1, posteriormente la Etapa 1 de los Ejemplos 250A-250B, a partir de 7-oxo-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (ver los Ejemplos 23A-23C, Etapa 2). El producto de título se usó para la siguiente etapa sin purificación. LCMS Método B: Rt = 1,29-1,32 min, múltiples picos; (M+H)+ = 489,4.
Etapa 2. 7-((terc-butilsulfinil)amino)-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución del residuo de la Etapa 1 en THF (5 mL) se agregó NaBH4 (10 mg, 0,26 mmol) y 1 gota de agua. La disolución resultante se agitó a RT durante dos h. La reacción se inactivó con agua helada y se extrajo con EtOAc. Las capas orgánicas combinadas concentraron al vacío y el residuo se purificó mediante el método de RF-HPLC preparativa A para proporcionar dos fracciones de diastereoisómeros: Fracción 1 (5,8 mg, sal de TFA): LC-MS Método B: Rt = 1,26 min, (M+H)+ = 491,4; Fracción 2 (18,8 mg, sal de TFA): LC-MS Método B: Rt = 1,32 min, (M+H)+ = 491,4.
Etapa 3. 2-metil-N-(8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-7il)propano-2-sulfinamida

A una disolución de 7-((terc-butilsulfinil)amino)-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (18,8 mg, 0,038 mmol, Fracción 2, Etapa 2) en DCM (3 mL), se agregó TFA (50 pL) y la disolución resultante se agitó a RT durante la noche. Después, se agregó Et3N a la disolución para neutralizar el ácido. Después de retirar el disolvente, el residuo se usó para la siguiente etapa sin purificación.
Etapa 4. 2-((4-(7-((terc-butilsulfinil)amino)-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida

A una disolución del producto bruto de la Etapa 3 en isopropanol (0,3 mL) se agregó 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Intermediario 41,20 mg) y Et3N (100 pL), y la disolución resultante se calentó en un reactor de microondas CEM a 110 °C durante 1 h. El disolvente se retiró para proporcionar el producto bruto, que se usó para la siguiente etapa sin purificación; LCMS Método B: Rt = 1,06 min, (M+H)+ = 706,6.
Etapa 5. 2-((4-(7-amino-8-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Isómeros 1-2)
Al producto bruto de la Etapa 4 en MeOH (2 mL) se agregó 6N HCl (2 mL) y la disolución resultante se agitó a RT durante la noche. La LC-MS mostró dos productos a tr = 0,65, 0,69 min con una relación de 1:6; Los productos se aislaron mediante el método de RP-HPLC preparativa A para proporcionar dos isómeros.
Isómero 1 como sal de TFA (0,67 mg); LCMS Método B: Rt = 0,65 min, (M+H)+ = 602,5; 1H RMN (MeOH-d4): 58,33, 8,31 (dos s, 1 H), 7,78, 7,71 (dos a, 1 H), 7,06 (m, 2 H), 6,96 (m, 1 H), 6,82 (m, 1 H), 6,76 (m, 2 H), 3,78-3,62 (m, 3 H), 3,56-3,40 (m, 2 H), 3,38-3,28 (m, 1 H), 3,08-2,82 (m, 1 H), 2,58-2,12 (m, 2 H), 1,92-1,54 (m, 4 H), 1,36 (m, 6 H), 1,22 (m, 1 H), 1,06 (m, 6 H), 1,02-0,88 (m, 2 H).
Isómero 2 como sal de TFA (4,24 mg); LCMS Método B: Rt = 0,69 min, (M+H)+ = 602,5. 1H RMN (MeOH-d4): 58,34 (s, 1 H), 7,80 (a, 1 H), 7,09 (m, 2 H), 6,99 (m, 1 H), 6,82 (m, 1 H), 6,76 (m, 2 H), 3,84-3,62 (m, 3 H), 3,58-3,42 (m, 2 H), 3,36-3,26 (m, 1 H), 3,08-2,98 (m, 1 H), 2,45-2,12 (m, 2 H), 1,88-1,54 (m, 4 H), 1,37 (m, 6 H), 1,22 (m, 1 H), 1,05 (m, 6 H), 0,95 (m, 2 H).
Ejemplo 25.
2-((4-(7-amino-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Isómero 3)

El compuesto de título se sintetizó según el procedimiento de los Ejemplos 24A-24B, al usar la Fracción 1 (5,8 mg) preparada en la Etapa 2 de los Ejemplos 24A-24B. LCMS Método B: Rt = 0,69 min, (M+H)+ = 602,5.
Ejemplos 26A-26B.
5-fluoro-2-((4-(8-(4-fluorobencil)-7-(2-hidroxietil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida (Isómeros 1-2)

A una disolución de 7-bencil-2,7-diazaspiro[4.4]nonan-3-ona (500 mg, 2,17 mmol) en DCM (15 mL) se agregó Boc2O (1,04 g, 4,8 mmol) con la posterior adición en porciones de DMAP (662 mg, 5,4 mmol) a RT y la mezcla se agitó a RT durante 2 días. La reacción se inactivó mediante la adición de H2O (20 mL) y la fase acuosa se extrajo con EtOAc (30 mL). Las capas orgánicas se combinaron, se secaron sobre Na2SO4 y se evaporaron para proporcionar producto bruto, que se purificó mediante cromatografía rápida sobre gel de sílice con elución con 70 % de EtOAc/Hexanos para proporcionar 400 mg de 7-bencilo-3-oxo-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite incoloro (56 % de rendimiento). LCMS Método A: tR = 0,73 min, [M+H]+ = 331,4.
Etapa 2. ((1-bencil-3-(3-(4-fluorofenil)-2-oxopropil)pirrolidin-3-il)metil)carbamato de terc-butilo

A 0 °C, a una disolución de 7-bencil-3-oxo-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (280 mg, 0,85 mmol) en THF seco (2 mL) se agregó 0,25 M cloruro de (4-fluorobencil)magnesio en Et2O (5,0 mL, 1,25 mmol) lentamente en N2. La mezcla se agitó durante 1 h a 0 °C, después se inactivó mediante la adición de H2O (10 mL). La mezcla después se extrajo con EtOAc (2 x 30 mL). Las capas orgánicas se lavaron con salmuera, se secaron sobre Na2SO4 y se evaporaron para proporcionar producto bruto, que se purificó mediante cromatografía rápida sobre gel de sílice con elución con 30 % de EtOAc/Hexanos para proporcionar 240 mg de ((1-bencil-3-(3-(4-fluorofenil)-2-oxopropil)pirrolidin-3-il)metil)carbamato de terc-butilo como un aceite incoloro (65 % de rendimiento). LCMS Método A: tR = 1,10 min, [M+H]+ = 441,4.
Etapa 3. 7-bencil-3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de ((1-bencil-3-(3-(4-fluorofenil)-2-oxopropil)pirrolidin-3-il)metil) carbamato de terc-butilo (240 mg, 0,55 mmol) en DCM (3 mL) se agregó TFA (0,5 mL) a RT y la mezcla de reacción se agitó durante 1 h a RT y después se concentró a presión reducida.
El producto bruto resultante se disolvió en DCM (3 mL) y se neutralizó con TEA, con la posterior adición de NaCNBH3 (39 mg, 0,6 mmol) y la mezcla se agitó a RT durante 1 h. Se agregó Boc2O (135 mg, 0,65 mmol) a la mezcla de reacción y se agitó a RT durante 4 h. La mezcla se diluyó con H2O (20 mL) y se extrajo con EtOAc (2 x 20 mL). Las capas orgánicas se combinaron, se lavaron con salmuera, se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida. El producto bruto se purificó mediante cromatografía rápida sobre gel de sílice con elución con 20 % de EtOAc/hexanos para proporcionar 184 mg de 7-bencilo-3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite incoloro (80 % de rendimiento). LCMS Método A: tR = 1,17 min, [M+H]+ = 425,5.
Etapa 4. 3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de 7-bencil-3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (184 mg, 0,43 mmol) en MeOH (5 mL) se agregó Pd(OH)2 sobre Carbono (5 % en base seca, 123 mg, 43 pmol). La mezcla se agitó a RT en un globo de hidrógeno durante 40 h y se filtró a través de una almohadilla de celite. El residuo se concentró a presión reducida. El producto bruto se usó directamente para la siguiente etapa sin purificación adicional. LCMS Método A: tR = 1,01 min, [M+H]+ = 335,5.
Etapa 5. 7-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de 3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (94 mg, 0,28 mmol) y 2-((4-cloropirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida (Intermediario 41, 100 mg, 0,31 mmol) en iPrOH (2 mL) se calentó en un reactor de microondas a 120 °C durante 2 h. Después de enfriarse hasta RT, la mezcla se diluyó con H2O (10 mL) y se extrajo con EtOAc (3 x 15 mL). La capa orgánica se lavó con salmuera, se secó sobre Na2SO4 y se concentró. El producto bruto se purificó mediante cromatografía rápida sobre gel de sílice con elución con 70 % de EtOAc/Hexanos para proporcionar 127 mg 7-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite incoloro (70 % de rendimiento). LCMS Método A: tR = 1,48 min, [M+H]+ = 650,4.
Etapa 6. 5-fluoro-2-((4-(8-(4-fluorobencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida A una disolución de 7-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-3-(4-fluorobencil)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (100 mg, 0,15 mmol) en DCM (2 mL) se agregó TFA (0,4 mL) a RT. La mezcla de reacción se agitó durante 1 h y se neutralizó con disolución de NaHCO3 acuosa. La mezcla después se extrajo con DCM (4 x 15 mL). Las capas orgánicas se combinaron, se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida. El producto bruto se purificó mediante cromatografía rápida sobre gel de sílice con elución con 10 % de MeOH/DCM para proporcionar 65 mg 5-fluoro-2-((4-(8-(4-fluorobencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida como un aceite incoloro (80 % de rendimiento). LCMS Método A: tR = 0,92 min, [M+H]+ = 550,5.
Etapa 6. 2-((4-(7-(2-((terc-butildimetilsilil)oxi)etil)-8-(4-fluorobencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida

A una disolución de 5-fluoro-2-((4-(8-(4-fluorobencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida (10 mg, 18 pmol) y (2-bromoetoxi)(terc-butil) dimetilsilano (7 mg, 27 pmol) en DMF (0,5 mL) se agregó K2CO3 (7 mg, 45 pmol) a RT. La mezcla de reacción se agitó a 50 °C durante 4 h y se extrajo con EtOAc (4 x 5 mL). Las capas orgánicas se combinaron, se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida. El producto bruto se usó directamente para la siguiente etapa sin purificación adicional. LCMS Método A: tR = 1,34 min, [M+H]+ = 708,5.
Etapa 7. 5-fluoro-2-((4-(8-(4-fluorobencil)-7-(2-hidroxietil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida (Isómeros 1-2)
A una disolución de 2-((4-(7-(2-((terc-butildimetilsilil)oxi)etil)-8-(4-fluorobencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5- il)oxi)-5-fluoro-N,N-diisopropilbenzamida bruta en Th F (0,5 mL) se agregó TBAF en disolución de THF (1 M, 0,1 mL, 0,1 pmol) a RT. La mezcla de reacción se agitó a RT durante 2 h y se concentró a presión reducida. El producto bruto se purificó en un Gilson-HPLC para proporcionar el producto del título como una mezcla de dos racematos.
Isómero 1: LCMS Método A: tR = 0,93 min, [M+H]+ = 594,3. 1H RMN (CD3OD): 58,58 (s, 1H), 8,00 (s, 1 H), 7,33 - 7,25 (m, 5H), 7,27 - 7,09 (m, 2H), 3,97 - 3,88 (m, 8H), 3,68 - 3,61 (m, 2H), 3,48 - 3,41 (m, 2H), 3,26 - 3,21 (m, 1H), 3,15 -3,05 (m, 1H), 2,90 - 2,85 (m, 1H), 2,15 - 2,04 (m, 4H), 1,55 - 1,52 (m, 3H), 1,39 - 1,37 (m, 3H), 1,23 - 1,21 (m, 3H), 1,11 - 1,07 (m, 3H). 19F RMN (CD3OD): 5 -76,90, -77,38, -117,20.
Isómero 2: LCMS Método A: tR = 0,92 min, [M+H]+ = 594,3. 1H RMN (CD3OD): 58,56 (s, 1H), 8,00 (s, 1 H), 7,33 - 7,31 (m, 2H), 7,28 - 7,25 (m, 1H), 7,24 - 7,20 (m, 2H), 7,10 - 7,08 (m, 2H), 3,90 - 3,81 (m, 8H), 3,62 - 3,53 (m, 2H), 3,48 -3,41 (m, 2H), 3,24 - 3,13 (m, 2H), 2,90 - 2,81 (m, 1H), 2,16 - 2,10 (m, 2H), 1,94 - 1,91 (m, 2H), 1,53 - 1,51 (m, 3H), 1,29 - 1,27 (m, 3H), 1,21 - 1,19 (m, 3H), 1,11 - 1,07 (m, 3H).
Ejemplo 27.
6- ((7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-2-il)metil)-1-metil-1 H-benzo[d]imidazol-2(3H)-ona
A una disolución de LiHMDS (4 mL, 4 mmol, 1M en THF) en THF (10 mL, anhidro) se agregó 7-oxo-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (500 mg, 2 mmol) en THF (4 mL, anhidro) por goteo a -78 °C y la mezcla se agitó a -78 °C durante 1 h en N2. Se agregó PhNTf2 (1,1 g, 3 mmol) en THF (6 mL, anhidro) y la reacción se calentó hasta 12-21 °C y se agitó durante 16 h en N2. La mezcla resultante se inactivó mediante NH4G ac. sat. (30 mL) y se extrajo con EtOAc (3 x 30 mL). Las capas orgánicas se lavaron con salmuera (30 mL), se secaron sobre Na2SÜ4, se filtraron y se concentraron para proporcionar el residuo bruto. El residuo se sometió a purificación mediante cromatografía rápida (SiÜ2, 1 %~50 % EtOAc/éter de petróleo) para proporcionar 7-(((trifluorometil)sulfonil)oxi)-2-azaspiro[4.4]non-7-eno-2-carboxilato de terc-butilo (impuro) como un aceite incoloro. Rendimiento: 950 mg. 1H RMN (MeOD-d4): 55,69 (s, 1 H), 3,38-3,50 (m, 2 H), 3,20-3,30 (m, 2 H), 2,65-2,80 (m, 2 H), 1,90-2,10 (m, 3 H), 1,77-1,85 (m, 1 H), 1,46 (s, 9 H).
Etapa 2. 7-(4, 4, 5, 5-tetrametil-1,3,2-dioxaborolan-2-il)-2-azaspirc{4.4]non-7-eno-2-carboxilato de terc-butilo

A una disolución de 7-(((trifluorometil)sulfonil)oxi)-2-azaspiro[4.4]non-7-eno-2-carboxilato de terc-butilo (950 mg, 2 mmol, 55 % de pureza) y 4,4,4',4',5,5,5',5'-octametil-2,2'-bi(1,3,2-dioxaborolano) (760 mg, 3 mmol) en dioxano (10 mL, anhidro) se agregó a Pd(dppf)Cl2 (73 mg, 0,11 mmol) y KÜAc (390 mg, 4 mmol) en N2. La mezcla resultante se agitó a 80 °C durante 16 h en N2. La mezcla resultante se concentró para proporcionar el residuo bruto. El residuo se purificó mediante cromatografía rápida (SiÜ2, 1 %~100 % de EtOAc en éter de petróleo) para proporcionar 7-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-2-azaspiro[4.4]non-7-eno-2-carboxilato de terc-butilo (bruto impuro) como un aceite incoloro. Rendimiento: 800 mg. 1H RMN (MeOD-d4): 56,27 (s, 1 H), 3,38-3,50 (m, 2 H), 3,15-3,30 (m, 2 H), 2,40-2,60 (m, 2 H), 1,65-1,90 (m, 2 H), 1,40-1,50 (m, 9 H), 1,26 (s, 12 H), 0,80-0,95 (m, 2 H).
Etapa 3. 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]non-7-eno-2-carboxilato de terc-butilo

A una disolución de 4-cloro-5-(2-cloro-4-fluorofenoxi)pirimidina (Intermediario 10A, 50 mg, 0,2 mmol), 7-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-2-azaspiro[4.4]non-7-eno-2-carboxilato de terc-butilo (140 mg, 0,4 mmol, 50 % de pureza) en dioxano (2,5 mL) y H2O (0,5 mL) se agregó a Pd(dppf)Cl2 (15 mg, 0,02 mmol) y Na2CO3 (42 mg, 0,4 mmol) en N2. La mezcla resultante se agitó a 80 °C durante 16 h en N2. La mezcla resultante se diluyó con agua (10 mL) y se extrajo con EtOAc (3 x 20 mL). Las capas orgánicas se lavaron con salmuera (30 mL), se secaron sobre Na2SO^ se filtraron y se concentraron para proporcionar el residuo. El residuo se purificó mediante prep-TLC (EtOAc:éter de petróleo = 2:1) para proporcionar 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]non-7-eno-2-carboxilato de terc-butilo como aceite amarillo. Rendimiento: 50 mg. LCMS Método C: Rt = 0,914 min; (m H)+ = 446,0, 448,0 (isótopos de cloro).
Etapa 4: 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]non-7-eno-2-carboxilato de terc-butilo (50 mg, 0,11 mmol) en MeOH (5 mL, anhidro) y THF (5 mL, anhidro) se agregó PtO2 (5 mg, 10 %). La mezcla resultante se agitó a 25 °C durante aproximadamente 16 h en H2 (20 psi). La mezcla se filtró y el filtrado se concentró y se purificó mediante TLC preparativa sobre gel de sílice (EtOAc: éter de petróleo = 1:5) para proporcionar 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite amarillo. Rendimiento: 30 mg (61%). LCMS Método C: Rt = 0,923 min, (M+H)+ = 448,0, 450,0 (isótopos de cloro).
Etapa 5. 7-(5-(2-cloro-4-fluorofenoxi)pihmidin-4-il)-2-azaspiro[4.4]nonano

Una disolución de 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (30 mg, 0,07 mmol) en TFA-CH2Cl2 (3 mL, V: V = 1: 4) se agitó a 10-21 °C durante aproximadamente 3 h. La mezcla después se concentró. La mezcla resultante se ajustó hasta pH 8 con NaHCÜ3 sat. ac. y se extrajo con CH2Cl2 (2 x 20 mL). Las capas orgánicas combinadas se lavaron con salmuera (10 mL), se secaron sobre Na2SÜ4, se filtraron y se concentraron para proporcionar 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano como un aceite amarillo, que se usó para la siguiente etapa directamente sin purificación adicional. Rendimiento: 30 mg. LCMS Método C: Rt = 0,642 min; (M+H)+ = 348,0, 350,0 (isótopos de cloro).
Etapa 6: 6-((7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-2-il)metil)-1 -metil-1 H-benzo[d]imidazol-2(3H)-ona
A una disolución de 7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano (30 mg, 0,07 mmol, bruto) y 1-metil-2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (12 mg, 0,07 mmol,) en MeÜH (3 mL, anhidro) se agregó NaBH3CN (22 mg, 0,35 mmol). La mezcla resultante se agitó a 10-21 °C durante aproximadamente 16 h. La mezcla se concentró y se purificó mediante el método de RP-HPLC preparativa ácida A para proporcionar 6-((7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-2-il)metil)-1-metil-1H-benzo[d]imidazol-2(3H)-ona (sal de TFA) como un sólido blanco. Rendimiento: 15 mg. lCm S Método E: Rt = 0,902 min; (M+H)+ = 508,3, 510,3 (isótopos de cloro). 1H RMN (MeOD-d4): 58,70-8,85 (m, 1 H), 7,99 (d, J = 5,2 Hz, 1 H), 7,35-7,50 (m, 1 H), 7,10-7,35 (m, 5 H), 4,35-4,50 (m, 2 H), 3,80-3,95 (m, 1 H), 3,35-3,70 (m, 6 H), 3,20-3,30 (m, 1 H), 1,75-2,40 (m, 8 H). 19F RMN (MeOD-d4): 5 -77,02, -116,39.
Ejemplo 28
5-((7-(3-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)piridin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona

A una disolución de 2-bromo-4-fluorofenol (650 mg, 3,40 mmol) en dioxano (15 mL) y H2O (3 mL) se agregó ácido (4-isopropilpirimidin-5-il)borónico (622 mg, 3,74 mmol), Pd(dppf)Cl2 (125 mg, 0,17 mmol) y Na2CÜ3 (720 mg, 6,55 mmol). La mezcla resultante se desgasificó con N2 y se agitó a 90 °C en baño de aceite en N2 durante aproximadamente 20 h. La mezcla de reacción se concentró a presión reducida para retirar el dioxano y el residuo resultante se diluyó con EtOAc (20 mL). La suspensión se filtró a través de una almohadilla corta de gel de sílice. El filtrado se diluyó con EtOAc (20 mL) y agua (20 mL). La capa orgánica se separó, se lavó con salmuera (2 x 30 mL) y se concentró a presión
reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (éter de petróleo: EtOAc = 10: 1 a 1: 1) para proporcionar 4-fluoro-2-(4-isopropilpirimidin-5-il)fenol como un sólido amarillo. Rendimiento: 300 mg. LCMS Método C: Rt = 0,705 min; (M+h)+ = 233,1.
Etapa 2. 7-(3-(4-fluoro-2-(4-isopropilpirimidin-5-il) fenoxi) piridin-4-il)-2, 7- diazaspiro [4.4] nonano-2-carboxilato de terc-butilo

A una disolución de 4-fluoro-2-(4-isopropilpirimidin-5-il)fenol (250 mg, 1,08 mmol) en DMSO (25 mL) se agregó 7-(3-bromopiridin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (412 mg, 1,08 mmol), CuI (206 mg, 1,08 mmol), ácido 2-picolínico (266 mg, 2,16 mmol) y K3PO4 (916 mg, 4,32 mmol). La mezcla resultante se purgó con N2 durante 10 min y se agitó a 110 °C en un baño de aceite en N2 durante aproximadamente 24 h. La mezcla de reacción se diluyó con agua (30 mL) y se extrajo con EtOAc (2 x 30 mL). Las capas orgánicas se lavaron con salmuera (3 x 40 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante TLC preparativa (EtOAc) para proporcionar 7-(3-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)piridin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido amarillo. Rendimiento: 25 mg. LCMS Método C: Rt = 0,747 min; (M+H)+ = 534,1.
Etapas 3-4. 5-((7-(3-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)piridin-4-il) -2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H) -ona
Las Etapas 3 y 4 se llevaron a cabo como se describe en el Ejemplo 1, Etapas 4-5. LCMS Método C: Rt = 1,190 min; (M+H)+ = 580,3. 1H RMN (MeOD-d4): 59,12 (s, 1H), 8,67 (s, 1H), 7,91-8,10 (m, 2H), 7,10-7,38 (m, 6H), 6,89 (s, 1H), 4,40-4,48 (m, 2H), 3,37-3,87 (m, 8H), 3,00-3,14 (m, 1H), 1,99-2,25 (m, 4H), 1,11-1,29 (m, 6H). 19F RMN (MeOD-d4): 5 -118,50, -76,93.
Ejemplo 29.
5-((7-(5-(2-(3-ciclopropil-1-metil-6-oxo-1,6-dihidropiridin-2-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona (Mezcla racémica)

A un matraz de fondo redondo se agregó 3-bromo-2-cloro-6-metoxipiridina (10,57 g), ácido ciclopropil borónico (4,28 g), acetato de paladio (533 mg), triciclohexilfosfina (1,33 g) y fosfato de potasio (35,2 g). A esta mezcla sólida se agregó tolueno:H2O (158 mL; relación 9:1). La mezcla heterogénea se purgó con una corriente de nitrógeno durante 1 min y después se calentó a reflujo durante la noche. La mezcla de reacción se diluyó EtOAc (100 mL) y agua (100 mL). Las fases se separaron y la fase acuosa se retroextrajo dos veces con acetato de etilo (100 mL cada vez). Las
fases orgánicas combinadas se secaron sobre sulfato de magnesio y el residuo bruto se purificó mediante cromatografía rápida (acetato de etilo / hexanos como los eluyentes) lo que proporcionó 8,6 gramos de 2-cloro-3-ciclopropil-6-metoxipiridina como un aceite incoloro. LCMS Método A: Rt = 0,61 min; (M+H)+ = 222,2, 224,2. 1H RMN (CD3OD): 58,45 (s, 1H), 8,33 (s, 1H), 3,90-4,00 (m, 2H), 3,70-3,80 (m, 2H), 3,20-3,55 (m, 4H), 1,80-2,0 (m, 4H), 1,27 (s, 9H).
Etapa 2. 6-cloro-5-ciclopropilpiridina-2(1H)-ona

A un matraz de fondo redondo se agregó 2-cloro-3-ciclopropil-6-metoxipiridina (15,6 g) y acetonitrilo (170 mL). A esta disolución se agregó clorotrimetilsilano (21,6 mL) y posteriormente yoduro de sodio (25,6 g,). La disolución heterogénea se calentó a 50 °C durante 3 h. Después se agregó metanol (40 mL) para inactivar la reacción y las sustancias volátiles se retiraron al vacío. Se agregó diclorometano (250 mL) y la disolución se agitó durante 30 min. Los sólidos se precipitaron, se retiraron por filtración y el filtrado se concentró. El residuo bruto se purificó mediante cromatografía rápida (120 g de SiO2, MeOH / CH2Cl2 como los eluyentes que proporcionó un aceite marrón claro (14 g). LCMS Método A: Rt = 0,0.54 min; (M+H)+ = 222,2, 224,2 1H RMN (CDCh): 57,19 (d, J = 8,4 Hz, 1H), 6,59 (d, J = 8,0 Hz, 1H), 3,93 (s, 3H), 1,95-2,10 (m, 1H), 0,90-1,05 (m, 2H), 0,55-0,65 (m, 4H).
Etapa 3. 6-cloro-5-ciclopropil-1-metilpiridin-2(1H)-ona

A un matraz de fondo redondo se agregó 6-cloro-5-ciclopropilpiridin-2(1 H)-ona (7,9 g), carbonato de potasio (12,9 g), bromuro de litio (8,12 g) y bromuro de tetrabutil amonio (1,5 g). A esta mezcla sólida se agregó tolueno:H2O (156 mL; relación 100:1) y posteriormente yoduro de metilo (14,6 mL) y la mezcla heterogénea se calentó a 50 °C. La mezcla de reacción se diluyó con EtOAc y se lavó con 1M HCl. La fase orgánica se secó sobre MgSO4 y se concentró El material bruto se purificó mediante cromatografía rápida (120 g de SiO2, MeOH / CH2G2 como los eluyentes) que proporcionó 4,5 g de 6-cloro-5-ciclopropil-1-metilpiridin-2(1 H)-ona como un aceite amarillo claro. LCMS Método A:: Rt = 0,0.63 min; (M+H)+ = 222,2, 224,2
Etapa 4. 5-ciclopropil-6-(5-fluoro-2-hidroxifenil)-1 -metilpiridin-2( 1 H)-ona

A un matraz de fondo redondo de 100 mL se agregó ácido (5-fluoro-2-hidroxifenil)borónico (852 mg), Sphos palladacile Gen 2 (39 mg), fluoruro de potasio (951 mg) y 6-cloro-5-ciclopropil-1-metilpiridin-2(1 H)-ona (500 mg). A esta mezcla sólida se agregó dioxano (8 mL) y agua (2 mL). La disolución se purgó con N2 durante 1 min y después se calentó a reflujo durante 2 h. Se agregó tolueno:EtOAc (30 mL, relación 1:1) y posteriormente agua (30 mL). El sólido se retiró por filtración y se enjuagó con 15 mL de tolueno:EtOAc (1:1). Que proporcionó 581 mg del producto deseado. LC/MS (16 min Método) - Rt = 5,40 min.; M+H = 260,56 1H RMN (d4-MeOH) - 7,27 (d, 1H), 7,11 (dd, 1H), 6,99-6,3 (m, 2H), 6,55 (d, 1H), 3,32 (s, 3H), 1,40 (m, 1 H), 0,71 - 0,66 (m, 1 H), 0,49 - 0,60 (m, 3H) ppm.
Etapas 5-7. 5-((7-(5-(2-(3-ciclopropil-1-metil-6-oxo-1,6-dihidropiridin-2-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)- 1,3-dihidro-2H-benzo[d]imidazol-2-ona
El producto del título se preparó como se describe en las Etapas 2-4 del Ejemplo 28. LC/MS Método G Rt = 3,15 min.; M+H = 608,64. 1H RMN (d4-MeOH) 8,21 (s, 1H), 7,75 (s, 1H), 7,30 - 7,34 (m, 2H), 7,15 (m, 1H), 6,97 - 7,06 (m, 4 H),
6,54 (d, 1H), 3,57 - 3,69 (m, 4H), 3,42 - 3,52 (m, 2H), 3,31 (d, 3H), 2,72 (bm, 2H), 2,55 (bm, 2H), 1,89 (m, 2H), 1,79 (m, 2H), 1,28 (m, 1H), 0,75 (m, 1 H), 0,66 (m, 1 H), 0,55 (m, 1H), 0,48 (m, 1H) ppm.
Ejemplos 29A-29B.
5-((7-(5-(2-(3-ciclopropil-1-metil-6-oxo-1,6-dihidropiridin-2-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona (Isómeros 1-2)

El compuesto del Ejemplo 29 se separó mediante el método de SFC A para proporcionar dos isómeros.
Ejemplo 29A (Isómero 1): 1H RMN (CD3OD): 58,24 (d, J= 5,2 Hz, 1H), 7,77 (s, 1H), 7,30-7,40 (m, 2H), 7,10-7,20 (m, 1H), 6,95-7,07 (m, 4H), 6,50-6,60 (m, 1H), 3,40-3,70 (m, 6H), 3,30-3,40 (m, 3H), 2,60-2,70 (m, 2H), 2,40-2,50 (m, 2H), 1.75- 1,95 (m, 4H), 1,20-1,35 (m, 1H), 0,40-0,85 (m, 4H). 19F RMN: (CD3OD 400 MHz): 5 -119,20 ~ -119,12. SFC: tR =17,556 min, EE = 98,93 %. ROTACIÓN: O °Arc = 0,389.
Ejemplo 29B (Isómero 2): 1H RMN (CD3OD): 58,24 (d, J= 5,2 Hz, 1H), 7,77 (s, 1H), 7,30-7,40 (m, 2H), 7,10-7,20 (m, 1H), 7,00-7,07 (m, 4H), 6,50-6,60 (m, 1H), 3,50-3,70 (m, 6H), 3,30-3,40 (m, 3H), 2,60-2,75 (m, 2H), 2,40-2,50 (m, 2H), 1.75- 1,95 (m, 4H), 1,20-1,35 (m, 1H), 0,45-0,85 (m, 4H). 19F RMN: (CD3OD): 5 -119,21 ~ -119,13. SFC: tR =14,363 min, EE = 98,46 %.
Ejemplo 30.
N-(5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)piridin-3-amina

El producto del título se sintetizó mediante el método descrito para el Ejemplo 28. En la Etapa 1, se utilizaron 2-bromo-4-fluoroanilina y ácido 2-isopropil fenil borónico. En la Etapa 2, se utilizó 2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo. En la Etapa 5, se utilizó tetrahidro-2H-piran-4-carbaldehído. LCMS Método A: Rt = 0,96 min; (M+H)+ = 500.
1H RMN (CD3OD) 5: 8,00 (d, J= 6,4 Hz, 1H), 7,77 (s, 1H), 7,49-7,43 (m, 2H), 7,31-7,23 (m, 2H), 7,02 (s, 1H), 6,88 (d, J= 7,2 Hz, 1H), 6,64-6,57 (m, 2H).
Ejemplo 31.
2-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano

A una disolución de ácido 2-bromo-5-fluorobenzoico (4,00 g, 18,26 mmol) en MeOH (120 mL, anhidro) se agregó SOCI2 (3,26 g, 27,40 mmol) por goteo a 0 °C y la mezcla se calentó a 68 °C durante 18 h. La TLC (éter de petróleo: EtOAc = 5:1) confirmó el producto deseado. La mezcla se concentró y el residuo se mezcló con EtOAc (200 mL), se lavó mediante NaHCO3 (150 mL), salmuera (150 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar 2-bromo-5-fluorobenzoato de metilo como un aceite incoloro. Rendimiento: 2,7 g LCMS Método C: Rt = 0,77 min.
Etapa 2 :2-(2-bromo-5-fluorofenil)propan-2-ol

A una disolución de 2-bromo-5-fluorobenzoato (2,70 g, 11,59 mmol) en THF (85 mL, anhidro) a 0 °C en N2 se agregó MeMgBr (9,66 mL, 28,97 mmol, 3,0 M en Et2O) por goteo y la mezcla se agitó a 23-28 °C durante 4 h. La mezcla se inactivó mediante NH4G ac. sat. (80 mL) y se extrajo con EtOAc (60 mL). La capa orgánica se lavó con salmuera (40 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró. El residuo se purificó mediante cromatografía en columna ISCO sobre gel de sílice (13 % de EtOAc en éter de petróleo) para proporcionar 2-(2-bromo-5-fluorofenil)propan-2-ol como un aceite incoloro. Rendimiento: 2,5 g (94 %). 1H RMN (Cd CI3): ó 7,42-7,57 (m, 2H), 6,77-6,88 (m, 1H), 1,75 (s, 6H).
Etapa 3. 1-bromo-4-fluoro-2-(2-fluoropropan-2-il)benceno

A una disolución de 2-(2-bromo-5-fluorofenil)propan-2-ol (2,54 g, 10,90 mmol) a - 78 °C se agregó DAST (2,28 g, 14,17 mmol) por goteo. La mezcla resultante se agitó a 21-27 °C durante 18 h. La mezcla se inactivó mediante NH4Cl ac. sat. (50 mL), se extrajo mediante EtOAc (50 mL), se lavó mediante salmuera (50 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró. El residuo resultante se purificó mediante cromatografía en columna ISCO (5 % de EtOAc en éter de petróleo) para proporcionar 1-bromo-4-fluoro-2-(2-fluoropropan-2-il)benceno como un aceite incoloro. Rendimiento: 2,2 g. 1H RMN (CDCta): 57,49-7,56 (m, 1H), 7,40 (dd, J= 10,5, 3,0 Hz, 1H), 6,81-6,90 (m, 1 H), 1,88 (s, 3H), 1,82 (s, 3H).
Etapa 4. 4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-ol

Una disolución de 1-bromo-4-fluoro-2-(2-fluoropropan-2-il)benceno (400 mg, 1,70 mmol), ácido (5-fluoro-2-hidroxifenil)borónico (316 mg, 2,04 mmol) y K3PO4 (720 mg, 3,40 mmol) en dioxano (9 mL) y H2O (3 mL) se burbujeó con N2 durante 1 min y después se agregó SPhos Palladacycle (62 mg, 0,086 mmol). La mezcla resultante se calentó en un microondas a 115 °C durante 0,5 h. La mezcla se diluyó con EtOAc (30 mL) y H2O (30 mL). La capa orgánica se lavó con salmuera (30 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró. El residuo se purificó mediante TLC preparativa sobre gel de sílice (éter de petróleo: EtOAc = 5: 1) para proporcionar 4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-ol como un gel amarillo claro. Rendimiento: 380 mg. LCMS Método A: Rt = 1,070 min; (M+H)+ = 247,1.
Etapa 5. 6-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1 '-bifenil]-2-il)oxi) pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

A una disolución de 6-(5-yodopirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (231 mg, 0,58 mmol) en DMSO (6 mL) se burbujeó N2 durante 1 min y después se agregó una disolución de 4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-ol (183 mg, 0,69 mmol) en DMSO (2 mL). La mezcla resultante se calentó a 110 °C durante 22 h. La mezcla después se diluyó con EtOAc (25 mL) y H2O (25 mL). La capa orgánica se lavó con salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró. El residuo se purificó mediante prep-HPLC básica para proporcionar 6-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-il)oxi) pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como un gel incoloro. Rendimiento: 90 mg. lCMs Método C: Rt = 0,808 min; (M+H)+ = 541,2.
Etapa 6. 2-(5-(( 45-difluoro-2'-(2-fluoropropan-2-il)-[ 1,1 ’-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano

A una disolución de 6-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-il)oxi) pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (40 mg, 0,09 mmol) en DCM (2 mL, anhidro) que se enfrió hasta 0 °C se agregó TFA (0,25 mmol). La mezcla se agitó a 0 °C durante 4 h. La mezcla se inactivó mediante NaHCO3 ac. sat. (5 mL). Después, se agregó DCM (20 mL), la capa orgánica se separó, se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar el producto bruto de 2-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1’-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano como un gel amarillo claro, que se usó directamente en la siguiente etapa. Rendimiento: 44 mg
Etapa 7.2-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptanos
A una disolución de 2-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-il)oxi) pirimidin-4-il)-2,6-diazaspiro[3.3]heptano (44 mg, 0,10 mmol, bruto) y tetrahidro-2H-piran-4-carbaldehído (15 mg, 0,13 mmol) en MeOH (2 mL, anhidro) se agregó NaBH3CN (12 mg, 0,20 mmol) y la mezcla se agitó a 20-25 °C durante 17 h. La LCMS mostró que el producto deseado se produjo en ~30 % de rendimiento y también se produjo un subproducto en ~32 % de rendimiento. La mezcla se concentró y el residuo se purificó mediante el método de RP-HPLC básica D para proporcionar 2-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4
il)metil)-2,6-diazaspiro[3.3]heptanos como un gel incoloro. Rendimiento: 6,7 mg. LCMS Método C: Rt = 0,88 min; (M+H)+ = 539,2. 1H RMN (CD3OD): 58,15 (s, 1H), 7,61 (s, 1H), 7,25 (dd, J = 10,8, 2,4 Hz, 1 H), 7,04-7,20 (m, 4H), 7,00 (dd, J = 9,2, 4,8 Hz, 1H), 4,14-4,22 (m, 4H), 3,93 (dd, J = 11,2, 4,0 Hz, 2H), 3,35-3,45 (m, 6H), 2,38 (d, J= 6,4 Hz, 2H), 1,57-1,66 (m, 8H), 1,19-1,33 (m, 2H). 19F RMN (CD3OD): 5 -115,50, -121,33, -132,73.
Ejemplo 32.
5-fluoro-N-isopropil-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)bencenosulfonamida

Una mezcla de 6-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (Intermediario 20, 200 mg, 0,43 mmol), bencil mercaptán (0,06 mL, 0,52 mmol), Pd2(dba)3 (39 mg, 10 %mol), Xantfos (50 mg, 20 %mol) y iPrNEt (0,15 mL, 0,86 mmol) en dioxano se calentó hasta 110 °C en un microondas CEM durante 2,5 h. La mezcla de reacción después se filtró a través de celite y los disolventes se evaporaron. El residuo bruto se purificó al usar cromatografía en columna rápida ISCO (con elución con 100 % de EtOAc) para proporcionar 210 mg de 6-(5-(2-(benciltio)-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como un sólido amarillo (96 %). LCMS Método B: Rt = 1,544 min; (M+H)+ = 509,6.
Etapa 2. 6-(5-(2-(clorosulfonil)-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

A una disolución de 6-(5-(2-(benciltio)-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de tercbutilo (50 mg, 0,10 mmol) en MeCN (2 mL), H2O (0,10 mL) y AcOH (0,10 mL) se agregó 1,3-dicloro-5,5-dimetilimidazolidina-2,4-diona (39 mg, 0,20 mmol) a 0 °C. La reacción se calentó hasta RT y se agitó durante 2 h. Después, se agregaron EtOAc (5 mL) y H2O (5 mL) para el procesamiento. La capa de EtOAc se separó, se secó al usar Na2SO4 y se evaporó. El residuo bruto se purificó con el uso de cromatografía en columna rápida ISCO (con elución con MeOH al 10 % en DCM) para proporcionar 21 mg de 6-(5-(2-(clorosulfonil)-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo. LCMS Método B: Rt = 1,492 min; (M+H)+ = 485,47 y 487,50 Etapa 3. 6-(5-(4-fluoro-2-(N-isopropilsulfamoil)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de tercbutilo

A una disolución de 6-(5-(2-(clorosulfonil)-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (21 mg, 0,04 mmol) en DCM (2 mL) se agregó propan-2-amina (0,20 mL) a RT. Después de 1 h, los disolventes se retiraron y el producto bruto se trituró con EtOAc al 50 % en hexanos para proporcionar 15 mg de 6-(5-(4-fluoro-2-(N-isopropilsulfamoil)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (75 %). LCMS Método B: Rt = 1,374 min; (M+H)+ = 508,64
Etapa 4. 2-((4-(2, 6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbencenosulfonamida

A una disolución de 6-(5-(4-fluoro-2-(N-isopropilsulfamoil)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (15 mg) en DCM (3 mL) se agregó TFA (1 mL) a RT. La reacción se agitó durante 30 min a RT y los disolventes después se retiraron para proporcionar sal de TFA de 2-((4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbencenosulfonamida. El material se mezcló con DCM y se agregó Et3N (0,10 mL). Después de la disolución completa del material, los disolventes se retiraron para proporcionar el producto como la base libre. Este material bruto se usó directamente para la siguiente etapa sin purificación adicional.
Etapa 5. 5-fluoro-N-isopropil-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)bencenosulfonamida
A una disolución de 2-((4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbencenosulfonamida bruta y tetrahidro-2H-piran-4-carbaldehído (14 mg, 0,12 mmol) en dicloroetano (2 mL, que contenía AcOH al 1 %) se agregó NaBH(OAc)3 (25 mg, 0,12 mmol) a RT. La mezcla de reacción se agitó durante 30 min y la reacción se confirmó como completa mediante análisis de LCMS. La evaporación del disolvente con posterior purificación al usar un Gilson HPLC proporcionó sal de TFA de 5-fluoro-N-isopropil-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)bencenosulfonamida. LCMS Método B: Rt = 1,293 min; (M+H)+ = 506,57.
1H RMN (CD3OD): 58,55 (d, J= 4,8 Hz, 1 H), 7,77-7,75 (m, 2H), 7,53-7,49 (m, 1 H), 7,40-7,37 (m, 1 H), 4,60-4,40 (m, 8H), 3,96 (d, J = 11,6 Hz, 2H), 3,57-3,54 (m, 1H), 3,44 (t, J = 11,6 Hz, 2H), 3,17 (d, J = 6,8 Hz, 2H), 2,00-1,84 (m, 1 H), 1,63 (d, J = 11,6 Hz, 2H), 1,40-1,32 (m, 2H), 1,17 (d, J = 6,0 Hz, 6H).
Ejemplo 33.
5-((7-(5-(4-fluoro-2-(2-metoxibutan-2-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona

Etapa 1. 7-(5-(4-fluoro-2-(2-hidroxibutan-2-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo

A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11, 53 mg, 0,11 mmol) y butan-2-ona (5 equiv.) en THF (2 mL) se agregó una disolución 1,6 M de n-BuLi en hexanos (0,08 mL) a -78 °C. La mezcla de reacción se calentó hasta RT en 1 h y después de alcanzar RT, se agregó una disolución de NH4Cl acuosa saturada (1 mL) además de EtOAc (5 mL) para el procesamiento. La purificación del residuo bruto al usar cromatografía en columna rápida ISCO (con elución con MeOH al 5 % en DCM) proporcionó 20 mg de 7-(5-(4-fluoro-2-(2-hidroxibutan-2-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (38 %). lCm S Método B: Rt = 1,589 min; (m H)+ = 487,62. 1H RMN (CDCta): 58,42 (s, 1H), 7,76 (s, 1H), 7,36 (d, J = 9,2 Hz, 1 H), 6,90-6,86 (m, 1 H), 6,58-6,50 (m, 1 H), 3,80-3,25 (m, 8H), 2,53-2,42 (m, 1H), 2,15 2,05 (m, 1H), 1,95-1,82 (m, 5H), 1,65 (s, 3H), 1,45 (s, 9H), 0,84 (t, J= 7,6 Hz, 3H).
Etapa 2. 2-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil) butan-2-ol

Una disolución 4 N de HCl en dioxano (2 mL) se agregó a 7-(5-(4-fluoro-2-(2-hidroxibutan-2-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (10 mg) a RT y la mezcla de reacción se agitó durante 2 h. Los disolventes se retiraron para proporcionar el producto como la sal de HCl. Se agregaron DCM (2 mL) y Et3N (0,10 mL) al producto y los disolventes se retiraron para proporcionar 2-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)butan-2-ol bruto como la base libre, que se usó para la siguiente etapa sin purificación adicional.
Etapa 3. 5-((7-(5-(4-fluoro-2-(2-metoxibutan-2-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)meti)-1,3-dihidro-2H-benzo[d]imidazol-2-ona
A una disolución de 2-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)butan-2-ol bruto y 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 7 mg, 0,04 mmol) en MeOH (3 mL) se agregó NaBH3CN (8 mg, 0,13 mmol) a RT y la mezcla de reacción se agitó durante 15 h. La evaporación del disolvente con la posterior purificación mediante el método de RP-HPLC A proporcionó sal de TFA de 5-((7-(5-(4-fluoro-2-(2-metoxibutan-2-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona. LCMS Método G: Rt = 4,01 min; (M+H)+ = 547,62. 1H RMN (CD3OD): 58,52 (s a, 1 H), 7,65 (m, 1H), 7,34 (d, J = 9,6 Hz, 1 H), 7,21-7,18 (m, 2H), 7,13-7,10 (m, 3H), 4,43 (s, 2H), 4,20-3,95 (m, 4H), 3,70-3,50 (m, 2H), 3,47-3,36 (m, 2H), 3,15 (s, 3H), 2,34-2,05 (m, 4H), 1,96-1,87 (m, 2H), 1,58 (s, 3H), 0,76 (t, J = 7,6 Hz, 3H).
Ejemplo 34.
5-((7-(5-(4-fluoro-2-(3-hidroxipentan-3-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona
Etapa 1. 7-(5-(4-fluoro-2-(3-hidroxipentan-3-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terobutilo

A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11, 106 mg, 0,22 mmol) y pentan-3-ona (0,10 mL, 1,07 mmol) en THF (3 mL) se agregó una disolución 1,6 M de n-BuLi en hexanos (0,66 mL) a -78 °C. La reacción se calentó hasta RT en 1 h. Después de alcanzar RT, se agregó una disolución de NH4Cl acuosa saturada (2 mL) además de EtOAc (8 mL) para el procesamiento. La purificación del residuo bruto al usar cromatografía en columna rápida (con elución con MeOH al 5 % en DCM) proporcionó 32 mg de 7-(5-(4-fluoro-2-(3-hidroxipentan-3-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo.
Etapa 2. 3-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)pentan-3-ol

Una disolución 4 N de HCl en dioxano (2 mL) se agregó a 7-(5-(4-fluoro-2-(3-hidroxipentan-3-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (32 mg) a RT y la mezcla de reacción se agitó durante 2 h. Los disolventes después se retiraron para proporcionar el producto como la sal de HCl. Se agregaron DCM (2 mL) y Et3N (0,10 mL) al producto y los disolventes se retiraron para proporcionar 3-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)pentan-3-ol bruto como la base libre, que se usó para la siguiente etapa sin purificación adicional.
Etapa 3. 5-((7-(5-(4-fluoro-2-(3-hidroxipentan-3-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2i)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona
A una disolución de 3-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)pentan-3-ol de lo anterior y 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 20 mg, 0,12 mmol) en MeOH (3 mL) se agregó NaBH3CN (10 mg, 0,16 mmol) a RT y la mezcla de reacción se agitó durante 4 h. La evaporación del disolvente con la posterior purificación mediante el método de RP-HPLC A proporcionó 5-((7-(5-(4-fluoro-2-(3-hidroxipentan-3-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona. LCMS Método G: Rt = 3,197 min; (M+H)+ = 547,61.1H RMN (CD3OD): 58,52 (s a, 1H), 7,60 (m, 1H), 7,45 (dd, J= 2,8, 10,6 Hz, 1H), 7,21 -7,18 (m, 2H), 7,11 (d, J= 8,4 Hz, 2H), 7,05-6,96 (m, 1H), 4,43 (s, 2H), 4,20-3,90 (m, 4H), 3,70-3,50 (m, 2H), 3,48-3,33 (m, 2H), 2,34-1,90 (m, 6H), 1,89-1,80 (m, 2H), 0,78 (t, J = 7,2 Hz, 6H).
Ejemplos 35-36.
2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilciclopropano carboxamida (Ejemplo 35) y 5-((7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona (Ejemplo 36)

Etapa 1. 7-(5-(4-fluoro-2-(3-metoxi-3-oxopropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo

A una disolución de 7-(5-(4-fluoro-2-(3-metoxi-3-oxoprop-1-en-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de (E)-terc-butilo (Ejemplo 37, Etapa 1,450 mg, 0,9 mmmol) en MeOH anhidro (25 mL) se agregó Pd/C (45 mg). La mezcla se agitó en H2 (30 psi) a 14-25 °C durante 18 h. La LCMS mostró que la reacción se había completado. La mezcla se filtró y se concentró para proporcionar 7-(5-(4-fluoro-2-(3-metoxi-3-oxopropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un gel amarillo claro. Rendimiento: 402 mg. LCMS Método C: Rt = 0,749 min; (M+H)+ = 501,2.
Etapa 2. 7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo

A una disolución de 7-(5-(4-fluoro-2-(3-metoxi-3-oxopropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (200 mg, 0,4 mmol) en THF anhidro (5 mL) se agregó por goteo bromuro de metilmagnesio (0,53 mL, 1,6 mmol) a 0 °C durante 10 min. La mezcla se inactivó con NH4Cl con saturación (ac.) (10 mL) y se extrajo con acetato de etilo (20 mL x 2). Las capas orgánicas combinadas se lavaron con salmuera (30 mL x 3), se secaron sobre Na2SO4 y se concentraron para purificarse mediante columna ISCO sobre gel de sílice (100 % de DCM a 2 % de MeOH en DCM) para proporcionar 7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como aceite incoloro. Rendimiento: 180 mg. LCMS Método C: Rt = 0,744 min; (M+H)+ = 501,3.
Etapa 3. 7-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo

A una disolución de 7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro [4.4] nonano-2-carboxilato de terc-butilo (180 mg, 0,16 mmmol) en CH2G2 anhidro (3 mL) se agregó DAST (70 mg, 0,43 mmol) a 0 °C, por goteo en 5 min y la mezcla después se agitó a 17-25 °C durante 2 h. La LCMS mostró el compuesto deseado y que el 7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo se había consumido completamente. La mezcla se vertió en NH4Cl saturado (ac.) (5 mL) y se extrajo con DCM (10 mL x 3).Las capas orgánicas combinadas se secaron sobre Na2SO4, se concentraron y se purificaron mediante HPLC preparativa ácida para proporcionar 7-(5-(4-fluoro-2-(3-fluoro-3-metilbutol)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como aceite incoloro. Rendimiento: 84 mg. LCMS Método C: Rt = 0,790 min; (M+H)+ = 503,3.
Etapa 4. 2-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano

A una disolución de 7-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi)pirimidin-4-il)-2,7- diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (80 mg, 0,16 mmmol) en CH2Cl2 anhidro (4 mL) se agregó TFA (0,5 mL) y la mezcla resultante se agitó a 16-25 °C durante 2 h. La mezcla después se vertió en NaHCO3 saturado (ac.) (10 mL) y se extrajo con DCM (10 mL x 2). Las capas orgánicas combinadas se secaron sobre Na2SO4 y se concentraron para proporcionar 2-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano como un aceite incoloro, que se usó en la siguiente etapa sin purificación adicional. Rendimiento: 50 mg.
Etapa 5: 5-((7-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]200midazol-2(3H)-ona y 5-((7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona
A una disolución de 2-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano (50 mg, 0,12 mmmol) en MeOH anhidro (2 mL) se agregó 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 22 mg, 0,14 mmol) y NaBH3CN (23 mg, 0,37 mmol) y la disolución se agitó a 50 °C durante 16 h. La LCMS mostró el compuesto deseado y que el 2-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano se había consumido. La mezcla se purificó mediante el método de RP-HPLC preparativa básica D para proporcionar 5-((7-(5-(4-fluoro-2-(3-fluoro-3-metilbutil)fenoxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona y 5-((7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona, ambos productos como un sólido blanco.
Ejemplo 35. LCMS Método E: Rt = 0,618 min; (M+H)+ = 610,3. 1H RMN (CD3OD): 58,23 (d, J = 5,6 Hz, 1H), 7,55 (s, 1H), 7,05-7,12 (m, 1 H), 7,03 (s, 1H), 6,95-7,01 (m, 2H), 6,85-6,95 (m, 1H), 6,70-6,75 (m, 1H), 3,63-3,83 (m, 4H), 3,61 (s, 2H), 2,72-2,78 (m, 2H), 2,60-2,70 (m, 2H), 2,48-2,59 (m, 2H), 1,78-1,98 (m, 6H), 1,33 (d, J = 21,6 Hz, 6H).19F RMN (CD3OD): 5 -120,97, -140,72.
Ejemplo 36. LCMS Método C: Rt = 0,586 min; (M+H)+ = 547,3. 1H RMN (CD3OD): 58,23 (s, 1H), 7,56 (s, 1H), 7,09 (dd, J = 9,22,8 Hz, 1 H), 7,05 (s, 1H), 6,95-7,00 (m, 2H), 6,85-6,95 (m, 1 H), 6,72 (dd, J = 8,84,8 Hz, 1 H), 3,69-3,83 (m, 4H), 3,65 (s, 2H), 2,49-2,75 (m, 6H), 1,90-2,00 (m, 2H), 1,84 (t, J = 6,8 Hz, 2H), 1,67-1,76 (m, 2H), 1,20 (s, 6H). 19F RMN (MeOD): 5 -121,18.
Ejemplo 37.
2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)ciclopropanocarboxilato de metilo

Etapa 1. 7-(5-(4-fluoro-2-(3-metoxi-3-oxoprop-1-en-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de (E)-terc-butilo

A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11, 1,20 g, 2,44 mmol), acrilato de metilo (838 mg, 9,74 mmol) y Et3N (246 mg, 2,44 mmol) en THF (24 mL, anhidro) se agregó P(o-Tol)3 (292 mg, 0,96 mmol), posteriormente Pd2(dba)3 (448 mg, 0,48 mmol) en N2. La mezcla se calentó en un tubo sellado a 80 °C durante 17 h. La mezcla después se diluyó con EtOAc (300 mL) y H2O (30 mL). La capa orgánica se filtró y se secó sobre Na2SO4 anhidro, se filtró y se concentró. El residuo se purificó mediante el método de RP-HPLC D para proporcionar 7-(5-(4-fluoro-2-(3-metoxi-3-oxoprop-1-en-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de (E)-terc-butilo como un gel incoloro. Rendimiento: 482 mg. LCMS Método E: Rt = 1,005 min; (M+H)+ = 499,3.
Etapa 2. 7-(5-(4-fluoro-2-(2-(metoxicarbonil)ciclopropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una suspensión de NaH (43 mg, 1,07 mmol, 60 % en aceite mineral) en DMSO (3 mL) se agregó Me3SOI (383 mg, 1,74 mmol) en N2. Después, se agregó una disolución de 7-(5-(4-fluoro-2-(3-metoxi-3-oxoprop-1-en-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de(E)-terc-butilo (383 mg, 1,74 mmol) en DMSO (3 mL) y THF (3 mL) y la mezcla se agitó a 18-23 °C durante 4 h. La mezcla después se inactivó mediante 1N HCl (20 mL) y se extrajo con EtOAc (20 mL). La capa orgánica se lavó mediante H2O, se secó sobre Na2SO4 anhidro, se filtró y se concentró. El residuo se purificó mediante cromatografía en columna ISCO (EtOAc) para proporcionar 7-(5-(4-fluoro-2-(2-(metoxicarbonil)ciclopropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro [4.4]nonano-2-carboxilato de terc-butilo como un gel incoloro. Rendimiento: 300 mg. lCm S Método E: Rt = 1,014 min; (M+H)+ = 513,3.
Etapa 3 :2-(2-((4-(2, 7-diazaspiro[4.4]nonan-2-il) pirimidin-5-il)oxi)-5-fluorofenil)ciclopropanocarboxilato de metilo

A una disolución de 7-(5-(4-fluoro-2-(2-(metoxicarbonil)ciclopropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (300 mg, 0,58 mmol) en DCM (8 mL) se agregó HCl-dioxano (1,6 mL, 4 N). La mezcla se agitó a 11-16 °C durante 4 h, en dicho tiempo la TLC (DCM: Metanol = 10: 1) mostró que la reacción se había completado. La mezcla se concentró, se mezcló con DCM (20 mL), se lavó con NaHCO3 ac. sat. (20 mL), salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar 2-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)ciclopropanocarboxilato de metilo como un gel incoloro. Rendimiento: 220 mg. LCMS Método E: Rt = 0,846 min; (M+H)+ = 413,3.
Etapa 4. 2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il) metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)ciclopropanocarboxilato de metilo
A una disolución de 2-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)ciclopropanocarboxilato de metilo (110 mg, 0,27 mmol) y 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 53 mg, 0,33 mmol) en MeOH (2 mL) se agregó NaBH3CN (34 mg, 0,54 mmol). La mezcla se agitó a 11-16 °C durante 16 h. La mezcla se concentró y se purificó mediante cromatografía con sílice (DCM: MeOH = 10: 1) para proporcionar 2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)ciclopropanocarboxilato de metilo como un sólido blanco. Rendimiento: 80 mg. LCMS Método E: Rt = 0,898 min; (M+H)+ = 599,3. 1H RMN (CDCb): 59,95-10,20 (s, 2H), 8,32-8,39 (m, 1H), 7,68 (d, J = 8,8 Hz, 1H), 7,10 (d, J = 6,0 Hz, 1H), 6,88-6,97 (m, 2H), 6,77-6,86 (m, 1H), 6,58-6,72 (m, 2H), 3,51 -3,79 (m, 9H), 2,41 -2,81 (m, 5H), 1,75-1,98 (m, 5H), 1,55-1,60 (m, 1H), 1,25-1,38 (m, 1H). 19F RMN (CDCb): ó -119,00.
Ejemplo 38.
2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilciclopropano carboxamida

A una disolución de 2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)ciclopropanocarboxilato de metilo (Ejemplo 37, 36 mg, 0,064 mmol) en THF (0,5 mL) se agregó MeNH2 (1 mL, disolución en agua) y la mezcla se agitó a 14-18 °C durante 72 h. La mezcla después se concentró y el residuo se purificó mediante el método de RP-HPLC A para proporcionar 2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilciclopropanocarboxamida (sal de TFA) como un sólido blanco. Rendimiento: 22 mg. LCMs Método E: Rt = 0,892 min; (M+H)+ = 558,1. 1H RMN (CD3OD): 58,49 (s, 1H), 7,46 (s, 1H), 7,17-7,28 (m, 3H), 7,05-7,15 (m, 2H), 6,98 (d, J= 7,2 Hz, 1H), 4,46 (s, 2H), 4,05-4,20 (m, 4H), 3,35-3,78 (m, 4H), 2,66 (s, 3H), 2,45-2,50 (m, 1H), 2,02-2,40 (m, 4H), 1,65 (s, 1H), 1,27-1,47 (m, 2H). 19F RMN (CD3OD): 5 -77,03, -116,71.
Ejemplo 39.
6-((2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro [3.4] octan-6-il)metil)-3,3-dimetilindolin-2-ona

Una mezcla de 2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.4]octano sintetizada a partir de Intermediario 24A mediante desprotección ácida (80 mg, 0,19 mmol, 81 % de pureza), Intermediario 45 (54 mg, 0,29 mmol) y NaBH3CN (60 mg, 0,95 mmol) en MeOH (5 mL) se agitó a 70 °C (baño de aceite) durante 18 h. La mezcla se concentró a presión reducida y el residuo se purificó mediante el método de RP-HPLC preparativa básica D para proporcionar 6-((2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.4] octan-6-il)metil)-3,3-dimetilindolin-2-ona como un sólido blanco. Rendimiento: 17 mg. LCMS Método E: Rt = 0,584 min; (M+H)+ = 508,0, 510,0 (isótopos de cloro). 1H RMN (CD3OD): 5 8,24 (s, 1H), 7,57 (s, 1H), 7,41-7,42 (m, 1H), 7,20 (m, J = 7,6 Hz, 1H), 6,99-7,08 (m, 3H), 6,95 (s, 1H), 4,21-4,26 (m, 4H), 3,62 (s, 2H), 2,81 (s, 2H), 2,66 (t, J= 6,8 Hz, 2H), 2,16 (t, J= 7,2 Hz, 2H), 1,34 (s, 6H). 19F RMN (CD3OD): 5 -118,54 ~ - 117,89.
Ejemplo 40.
2-(6-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carbonil)-2,3-dihidro-1 H-indeno-5-sulfonamida

A una disolución de ácido 2,3-dihidro-1H-indeno-2-carboxílico (8,40 g, 51,85 mmol) en MeOH (220 mL, anhidro) se agregó H2SO4 (4,4 mL) a 0 °C y la mezcla se calentó a 70 °C durante 17 h. La mezcla se concentró, se diluyó mediante EtOAc (80 mL), se lavó mediante H2O (80 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar 2,3-dihidro-1 H-indeno-2-carboxilato de metilo (8,70 g, 95 %) como un aceite amarillo claro. Rendimiento: 8,7 g. Método de LCMS E: Rt = 1,045 min; (M+H)+ = 177,2
Etapa 2. 5-(clorosulfonil)-2,3-dihidro-1H-indeno-2-carboxilato de metilo

Se agregó 2,3-dihidro-1 H-indeno-2-carboxilato de metilo (1,00 g, 5,68 mmol) en 20 min a una disolución preenfriada de ClSO3H (5 mL) y la mezcla resultante se agitó a 13-21 °C durante 3 h, después de dicho tiempo, se vertió sobre agua heleada seguida de EtOAc (30 mL). La capa orgánica se separó y se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar 5-(clorosulfonil)-2,3-dihidro-1H-indeno-2-carboxilato de metilo como un aceite incoloro. Rendimiento: 1,4 g. 1H RMN (CDCta): 57,82-7,89 (m, 2H), 7,43 (d, J= 8,4 Hz, 1H), 3,74-3,77 (m, 3H), 3,28-3,50 (m, 5H).
Etapa 3. 5-sulfamoil-2,3-dihidro-1H-indeno-2-carboxilato de metilo

A una disolución de 5-(clorosulfonil)-2,3-dihidro-1 H-indeno-2-carboxilato de metilo (100 mg, 0,36 mmol) en THF (2 mL) se agregó NH3^H2O (100 pL) en 0 °C y la mezcla se agitó a 0 °C durante 1 h. La mezcla después se concentró, se diluyó mediante EtOAc (15 mL), se lavó mediante NH4Cl ac. sat. (10 mL) y salmuera (10 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró para proporcionar 5-sulfamoil-2,3-dihidro-1H-indeno-2-carboxilato de metilo como un gel incoloro. Rendimiento: 80 mg. 1H RMN (CDCh): 57,65-7,75 (m, 2H), 7,34 (d, J= 8,0 Hz, 1H), 3,70 (s, 3H), 3,37 3,46 (m, 1H), 3,21-3,27 (m, 4H).
Etapa 4. Ácido 5-sulfamoyl-2,3-dihidro-1H-indeno-2-carboxílico
A una disolución de 5-sulfamoil-2,3-dihidro-1 H-indeno-2-carboxolato (80 mg, 0,31 mmol) en MeOH (1 mL), se agregó H2O (1 mL) y posteriormente LiOH (96 mg, 4,0 mmol). La mezcla se agitó a 18-23 °C durante 4 h. El pH se ajustó hasta 2-3 con HCl ac. y la mezcla se concentró para proporcionar ácido 5-sulfamoil-2,3-dihidro-1 H-indeno-2-carboxílico bruto como un sólido blanco. Rendimiento: 131 mg.
Etapa 5. 2-(6-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3] heptanos-2-carbonil)-2,3-dihidro-1H-indeno-5-sufonamida
A una disolución de ácido 5-sulfamoil-2,3-dihidro-1H-indeno-2-carboxílico (131 mg, 0,31 mmol) y 2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano sintetizado a partir del Intermediario 20A mediante desprotección ácida (100 mg, 0,31 mmol) en DMF (4 mL, anhidro) se agregó HATU (177 mg, 0,47 mmol) y DIEA (120 mg, 154 gL). La mezcla se agitó a 13-20 °C durante 17 h en dicho tiempo la LCMS mostró que el producto deseado se produjo con aproximadamente 17 % de rendimiento. La mezcla se diluyó mediante EtOAc (20 mL), se lavó mediante H2O (20 mL), salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró. El residuo se purificó mediante el método de RP-HPLC preparativa ácida A para proporcionar 2-(6-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carbonil)-2,3-dihidro-1H-indeno-5-sulfonamida (sal de TFA) como un sólido blanco. Rendimiento: 9 mg. LCMS Método E: Rt = 0,843 min; (M+H)+ = 544,2. 1H Rm N (CD3OD): 58,48 (s, 1H), 7,67-7,76 (m, 2H), 7,59 (s, 1 H), 7,50 (dd, J= 8,4, 3,2 Hz, 1H), 7,33-7,43 (m, 2H), 7,21 -7,29 (m, 1 H), 4,71 -4,86 (m, 4H), 4,57 (s, 2H), 4,27 (s, 2H), 3,36-3,45 (m, 1H), 3,17-3,24 (m, 4H). 19F RMN (CD3OD): 5 -77,02, -115,29.
Ejemplo 41.
5-((7-(5-((5-fluoro-2'-isopropil-[1 ,1'-bifenil]-2-il)oxi) pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)metil)-1 H-benzo[d] imidazol-2(3H)-ona

Una mezcla de 5-(2-bromo-4-fluorofenoxi)-4-cloropirimidina (Intermediario 1, 15 g, 49,4 mmol), 2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (14,7 g, 54,3 mmol) y Na2CO3 (20,9 g, 197,6 mmol) en CH3CN (300 mL) se agitó a reflujo durante 3 h. La mezcla después se filtró y el filtrado se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (con elución con acetato de etilo) para proporcionar 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (es decir, Intermediario 11), como un sólido amarillo. Rendimiento: 23 g. LCMS Método A: Rt = 0,759 min; (M+H)+ = 492,8, 494,9 (isótopos de bromo). 1H RMN (CDCb): 58,35 (s, 1H), 7,71 (s, 1H), 7,31-7,33 (d, J = 6,8 Hz, 1H), 6,90-6,95 (m, 1H), 6,68-6,70 (m, 1H), 3,50-3,85 (m, 4H), 3,10-3,45 (m, 4H), 1,80-1,95 (m, 4H), 1,39 (s, 9H).
Etapa 2. 7-(5-((5-fluoro-2'-isopropil-[1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo

A una mezcla desgasificada del Intermediario 11 (15 g, 30,4 mmol), ácido (2-isopropilfenil)borónico (7,8 g, 45,6 mmol) y K3PO4 (19,4 g, 91,2 mmol) en dioxano (360 mL) y H2O (90 mL) se agregó Sphos Palladacycle (2,2 g, 3,04 mmol) en N2 y la mezcla se agitó a 90 °C durante 18 h. La mezcla después se filtró y el filtrado se concentró a presión reducida para retirar el dioxano. El residuo resultante se extrajo con acetato de etilo (3 x 100 mL). Las capas orgánicas combinadas se lavaron con H2O (100 mL) y salmuera (100 mL), se secaron sulfato de sodio anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (con elución con éter de petróleo: acetato de etilo = 1: 2 a 1: 3) para proporcionar 7-(5-((5-fluoro-2'-isopropil-[1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido amarillo. Rendimiento: 8,6 g. LCMS Método A: Rt = 0,785 min; (M+H)+ = 533,1. 1H RMN (CDCh): 58,33 (s, 1H), 7,76 (s, 1H), 7,3-7,38 (m, 2H), 7,10 7,20 (m, 1H), 6,90-7,05 (m, 3H), 6,70-6,80 (m, 1H), 3,30-3,70 (m, 6H), 3,10-3,30 (m, 2H), 2,80-2,90 (m, 1H), 1,70-1,85 (m, 4H), 1,46 (s, 9H), 1,11-1,16 (m, 6H).
Etapa 3. 2-(5-((5-fluoro-2'-isopropil-[ 1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano

A una mezcla de 7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (8,6 g, 16,1 mmol) en CH2Cl2 (150 mL) se agregó HCl-dioxano (30 mL, 4 N) en agua helada y la mezcla se agitó a 14-18 °C durante 2 h. La mezcla después se concentró a presión reducida y el residuo se basificó hasta pH 12-13 con disolución acuoso de NaOH al 10 %, se extrajo con EtOAc (3 x 100 mL). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y concentraron a presión reducida para proporcionar 2-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano como un sólido amarillo, que se usó en la siguiente etapa sin purificación adicional. Rendimiento: 6,8 g. LCMS Método C: Rt = 0,649 min; (M+H)+ = 433,1. Etapa 4. 5-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H) -ona
Una mezcla de 2-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro [4.4]nonano (6,8 g, 15,7 mmol), 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 3,05 g, 18,8 mmol), NaBH3CN (3,9 g, 62,8 mmol) y HOAc (3,4 mL) en MeOH (130 mL) se agitó a 70 °C durante 18 h. La mezcla después se concentró a presión reducida y el residuo se ajustó hasta pH = 8 con disolución de NaHCO3 saturada y se extrajo con acetato de etilo (3 x 150 mL). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante el método de RP-HPLC preparativa básica D para proporcionar 5-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona como un sólido amarillo ligero. Rendimiento: 7,2 g. LCMS Método C: Rt = 0,663 min; (M+H)+ = 579,1. 1H RMN (CD3OD): 58,13 (s, 1H), 7,58 (d, J = 6,8 Hz, 1H), 6,95-7,35 (m, 10H), 3,62 (s, 2H), 3,40-3,55 (m, 3H), 2,55-2,85 (m, 4H), 2,30-2,45 (m, 2H), 1,65-1,85 (m, 4H), 1,00-1,10 (m, 6H).
Ejemplos 41A-41B.
5-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona (Isómeros 1-2)

Se purificó 5-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona (Ejemplo 40, 1 g, 1,7 mmol) mediante el método de separación SFC A para proporcionar dos isómeros como sólidos blancos que se aislaron como sales de HCl.
Isómero 1: LCMS Método C: Rt = 0,660 min; (M+H)+ = 579,1.
1H RMN (CD3OD): 58,28 (s, 1H), 7,66 (s, 1H), 7,10-7,37 (m, 10H), 4,45 (s, 2H), 3,71-3,34 (m, 8H), 2,77-2,85 (m, 1H), 2,03-2,11 (m, 4H), 1,06-1,14 (m, 6H). 19F RMN (CD3OD): 5 -119,18. SFC Anal. Método D: 8,122 min, ee = 91,32 % Isómero 2: LCMS Método C: Rt = 0,659 min; (M+H)+ = 579,1.
1H RMN (CD3OD 400 MHz): 58,27 (s, 1 H), 7,66 (s, 1 H), 7,10-7,37 (m, 10H), 4,44 (s, 2H), 3,33-3,70 (m, 8H), 2,77-2,83 (m, 1 H), 2,03-2,11 (m, 4H), 1,06-1,14 (m, 6H). 19F RMN (CD3OD 400 MHz): 5 -119,30. SFC Anal. Método D: 8,122 min, ee = 93,84 %
Ejemplo 42.
2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo (Mezcla racémica)

El producto del título se sintetizó según el método descrito para el Ejemplo 41. En la Etapa 2, se usó ácido 4-ciano-2-ciclopropil fenil borónico. LCMS Método A: Rt = 1,42 min, 602 (M+H)+. 1H RMN CD3OD) 5: 8,15 (s, 1H), 7,64 (s, 1H), 7,42 (m,1H), 7,29 (m, 1H), 7,23-7,14 (m, 3H), 7,07-7,01 (m, 4H), 3,65 (s, 2H), 3,58-3,41 (m, 4H), 2,68 (m, 2H), 2,47 (m, 2H),1,85 (m, 2H), 1,72 (m, 3H), 0,87 (m, 2H), 0,65 (m, 2H).
Ejemplos 42A-42B.
2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo (Isómeros 1 -2)

El compuesto del Ejemplo 42 se separó mediante el método de SFC A para proporcionar dos isómeros.
Isómero 1: LCMS Método D: Valor Rt: 1,435 min, M+H)+ = 602,2;1H RMN (CD3OD ) : 58,15 (s, 1H), 7,64 (s, 1H), 7,43 (d, J = 9,6 Hz, 1H), 7,29 (d, J = 5,6 Hz, 1H), 7,10-7,20 (m, 3H), 7,05-7,10 (m, 2H), 7,01 (s, 2H), 3,63 (s, 2H), 3,35-3,60 (m, 4H), 2,60-2,75 (m, 2H), 2,35-2,50 (m, 2H), 1,80-1,90 (m, 2H), 1,60-1,75 (m, 3H), 0,87 (s, 2H), 0,66 (s, 2H).19F RMN (CD3OD): 5 -120,38. SFC Anal. Método D: tR = 5,306 min, ee = 99,70 %.
Isómero 2: LCMS Método D: Valor Rt: 1,435 min, M+H)+ = 602,2;1H RMN (CD3OD 400 MHz): 58,15 (s, 1 H), 7,64 (s, 1H), 7,42 (s, 1H), 7,29 (d, J = 4,8 Hz, 1H), 7,10-7,25 (m, 3H), 6,95-7,10 (m, 4H), 3,60-3,70 (m, 2H), 3,35-3,60 (m, 4H), 2,55-2,75 (m, 2H), 2,35-2,50 (m, 2H), 1,80-1,90 (m, 2H), 1,60-1,75 (m, 3H), 0,87 (s, 2H), 0,65 (s, 2H).19F RMN (CD3OD 400 MHz) : 5 -120,383. SFC Anal. Método D: tR = 7,188 min, ee = 99,32 %.
Ejemplos 43-44.
2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxamida (Ejemplo 43) y ácido 2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1 '-bifenil]-4-carboxílico (Ejemplo 44)

Una mezcla de sal de bis-HCl de 2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1, 1 '-bifenil]-4-carbonitrilo (Ejemplo 42, 41 mg, 0,06 mmol), THF (3 mL) y 2 M LiOH (1 mL) se cargó en un tubo de ensayo de 10 mL de microondas CEM y se calentó hasta 120 °C durante 4,5 h en un reactor de microondas CEM. La LC/MS mostró dos productos en una relación de aproximadamente 1:1. La mezcla de reacción se neutralizó con disolución 1 M HCl y se evaporó hasta secarse y el residuo resultante se purificó mediante el método de RP-HPLC A para proporcionar sal de TFA de 2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxamida y ácido 2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxílico como una sal de TFA.
Ejemplo 43: LCMS Método A: Rt = 0,68 min, (M+H)+ = 620,3. 1H RMN (CD3OD) 5: 8,38 (s, 1 H), 7,71 (s, 1H), 7,63 (m, 1H), 7,45 (dd, J= 8,4, 4,4 Hz, 1H), 7,34-7,30 (m, 2H), 7,25-7,20 (m, 4H), 7,12 (d, J= 8,0 Hz, 1H), 4,43 (s, 2H), 3,91 -3,34 (m, 8H), 2,05 (m, 4H), 1,62 (s, 1H), 0,91-0,70 (m, 4H).
Ejemplo 44: LCMS Método A: Rt = 0,75 min, (M+H)+ = 621,3. 1H RMN (CD3OD) 5: 8,38 (s, 1H), 7,78 (d, J = 7,2 Hz, 1H), 7,71 (s, 1H), 7,45-7,42 (m, 2H), 7,33 (td, J= 8,4, 4,4 Hz, 1H), 7,28-7,23 (m, 3H), 7,20 (d, J = 8,0 Hz, 1H), 7,12 (d, J= 8,0 Hz, 1H), 4,42 (s, 2H), 3,82-3,46 (m, 8H), 2,07 (m, 4H), 1,63 (s, 1 H), 0,92 (m, 2H), 0,65 (m, 2H).
Ejemplo 45.
2-ciclopropil-5'-fluoro-N,N-dimetil-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxamida

A una disolución de ácido 2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxílico (Ejemplo 44, 10 mg, 0,012 mmol) en DCM (1 mL) se agregó TEA (0,05 mL), HATU (5 mg, 0,013 mmol) y 2,0 M Me2NH en THF (0,2 mL). La mezcla resultante se agitó durante la noche y después se retiraron los disolventes a presión reducida. El residuo después se purificó mediante el método de RP-HPLC A para proporcionar 2-ciclopropil-5'-fluoro-N,N-dimetil-2'-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxamida como una sal de TfA. Rendimiento: 8,5 mg. LCMS Método A: Rt = 0,74 min, (M+H)+ = 648,3. 1H RMN (CD3OD) 5: 8,40 (s, 1H), 7,34 (m, 1H), 7,45 (m, 1H), 7,33 (m, 1H), 7,26-7,22 (m, 5H), 7,12 (d, J = 7,6 Hz, 1H), 6,84 (s, 1H), 4,45 (s, 2H), 3,85-3,42 (m, 8H), 3,06 (s, 3H), 2,95 (s, 3H), 2,09 (m, 4H), 1,62 (s, 1H), 0,91 (m, 2H), 0,62 (m, 2H).
Ejemplo 46.
5-((7-(2-cloro-5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona

El compuesto del título se sintetizó como se describe en el Ejemplo 41 a partir de 2,4-dicloro-5-bromo pirimidina. LCMS Método B: Rt = 1,45 min, (M+H)+ = 603,6; 1H RMN (MeOH-c/4): 57,90 (s, 1 H), 7,45 (d, J = 6,4 Hz, 1 H), 7,30 (d, J = 5,6 Hz, 2 H), 7,21 (s, 1H), 7,18 (d, J = 8 Hz, 1 H), 7,16 (d, J = 8 Hz, 1 H), 7,12 (d, J = 8 Hz, 1 H), 6,14 (s, 1 H), 4,41 (s, 2 H), 4,37 (m, 1 H), 3,90-3,65 (m, 3 H), 3,64- 3,34 (m, 4 H), 3,26 (m, 1 H), 2,18 (m, 1 H), 2,32-1,92 (m, 3 H), 1,36 (m, 6 H).
Ejemplos 47-52.
Los Ejemplos 47-52 se prepararon según el procedimiento proporcionado en el Ejemplo 41.
Tabla 7. Ejemplos 47-52


Tabla 8. Datos de caracterización para los Ejemplos 47-52.

Ejemplo 53.
5-((7-(5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)metil)-1 H-benzo[d] imidazol-2(3H)-ona

A una disolución de ácido (5-fluoro-2-metoxifenil)borónico (12,0 g, 70,59 mmol), 2-isopropil-1 H-imidazol (7,0 g, 64,17 mmol) en DCM anhidro (150 mL) se agregó Cu(OAc)2 (1,73 g, 9,62 mmol) y piridina (15 mL, 192,51 mmol) en O2 (30 psi) y la mezcla resultante se agitó a 20 °C durante 16 h. La mezcla se filtró y el filtrado se lavó con agua (2 x 100 mL), se secó sobre Na2SO4 anhidro, se filtró a través de celite y se concentró a presión reducida para proporcionar 1-(5-fluoro-2-metoxifenil)-2-isopropil-1H-imidazol bruto como un aceite negro, que se usó en la siguiente etapa. Rendimiento: 15,0 g. LCMS Método E: Rt = 0,948 min, (M+H)+ = 253,3.
Etapa 2. 4-fluoro-2-(2-isopropil-1H-imidazol-1 -il)fenol

Una disolución de 1-(5-fluoro-2-metoxifenil)-2-isopropil-1 H-imidazol (15,0 g, 64,17 mmol) en HCl-Py (150 g) se agitó a 195 °C durante 2 h en N2. La LCMS mostró que el material de partida se había consumido. A la reacción se agregó agua (500 mL) y se ajustó hasta pH ~ 10 mediante disolución 1N NaOH. La mezcla se extrajo con EtOAc (3 x 200 mL), se secó sobre Na2SO4 anhidro, se filtró a través de celite y se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice con (elución con DCM/MeOH = 10: 1) para proporcionar 4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenol como un sólido blanco. Se purificaron aproximadamente 760 mg de 4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenol adicionalmente mediante cromatografía en columna sobre gel de sílice (con elución con diclorometano:metanol = 10:1) para proporcionar el compuesto 4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenol (541,40 mg) como un sólido blanco. Rendimiento: 1,41 g. LCMS Método E: Rt = 0,980 min, (M+H)+ = 221,2. 1H RMN (CD3OD): 5 10,06 (s, 1 H), 7,15-7,20 (m, 2 H), 7,00-7,03 (m, 2 H), 6,88 (s, 1H), 2,73-2,76 (m, 1H), 1,10 (d, J = 6,8 Hz, 2 H). 19F RMN (CD3OD): 5 -124,63.
Etapa 3. 2-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)acetato de etilo

A una disolución de 4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenol (0,65 g, 2,95 mmol) y 2-bromoacetato de etilo (492 mg, 2,95 mmol) en CH3CN (15 mL) se agregó K2CO3 (610 mg, 4,42 mmol), después la reacción se agitó a 80 °C durante 16 h en N2. La mezcla de reacción después se filtró a través de Celite y el filtrado se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (con elución con éter de petróleo: EtOAc = 1: 1 ~ 1: 2) para proporcionar 2-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)acetato de etilo como un aceite amarillo. Rendimiento: 720 mg. LCMS Método E: Rt = 0,619 min, (M+H)+ = 307,0
Etapa 4. 5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)-2-tioxo-2,3-dihidropirimidin-4( 1 H)-ona
A una disolución de 2-(4-fluoro-2-(2-isopropil-1 H-imidazol-l-il)fenoxi)acetato de etilo (720 mg, 2,35 mmol) y formiato de etilo (782 mg, 10,58 mmol) en THF anhidro (15 mL) se agregó NaH (141 mg, 3,52 mmol, 60 % en aceite mineral) en N2 y la mezcla de reacción se agitó a 35 °C durante 2 h. El disolvente se retiró a presión reducida para proporcionar (Z)-2-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)-3-hidroxiacrilato de etilo como un aceite marrón claro, que se usó para la siguiente etapa sin purificación adicional. El intermediario se disolvió en EtOH anhidro (15 mL) y se agregó tiourea (179 mg, 2,35 mmol) en N2. La mezcla de reacción después se agitó a 90 °C durante aproximadamente 16 h. El disolvente se retiró a presión reducida para proporcionar el residuo que se purificó mediante cromatografía en columna sobre gel de sílice (con elución con diclorometano:metanol = 20:1 a 10:1) para proporcionar 5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)-2-tioxo-2,3-dihidropirimidin-4(1H)-ona como un aceite amarillo y se reciclaron aproximadamente 300 mg de 2-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)acetato de etilo. Rendimiento: 280 mg. LCMS Método E: Rt = 0,945 min, (M+H)+ = 347,1
Etapa 5. 5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidin-4-ol

A una disolución de 5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)-2-tioxo-2,3-dihidropirimidin-4(1H)-ona (280 mg, 0,813 mmol) en EtOH (10 mL) se agregó níquel de Raney (1 g) y la mezcla de reacción se agitó a 90 °C durante 16 h en N2. La mezcla se filtró y el filtrado se concentró a presión reducida para proporcionar el 5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)pirimidin-4-ol (256 mg, 98 % de pureza, 100 % bruto) como un aceite amarillo, que se usó en la siguiente etapa sin purificación adicional. Rendimiento: 256 mg. LCMS Método E: Rt = 0,958 min, (M+H)+ = 315,1
Etapa 6. 4-cloro-5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)pirimidina

A una disolución de 5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)pirimidin-4-ol (256 mg, 0,813 mmol) en SOCl2 anhidro (5 mL) se agregó DMF anhidro (0,5 mL) en N2 y la mezcla de reacción se agitó a 80 °C durante 2 h. El disolvente se retiró a presión reducida para proporcionar el residuo que se mezcló con CH2Cl2 (100 mL) y se lavó con NaHCO3 ac. sat. (30 mL), salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida
para proporcionar 4-cloro-5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidina como un aceite amarillo. Rendimiento: 210 mg. LCMS Método E: Rt = 0,958 min, (M+H)+ = 333,1.
Etapa 7. 7-(5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidin-4-il)-2, 7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

Una disolución de 4-cloro-5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidina (100 mg, 0,301 mmol), 2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (82 mg, 0,301 mmol) y DIEA (116 mg, 0,903 mmol) en propan-2-ol (3 mL) se agitó a 90 °C durante 2 h. La mezcla se concentró a presión reducida para proporcionar 7-(5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo bruto como un aceite amarillo, que se usó en la siguiente etapa. Rendimiento: 157 mg. LCMS Método E: Rt = 0,675 min, (M+H)+ = 523,1.
Etapa 8. 2-(5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano

A una disolución de 7-(5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (157 mg, 0,301 mmol) en DCM anhidro (5 mL) se agregó TFA (1 mL) lentamente a 0 °C en N2 y la mezcla de reacción se agitó a 4-10 °C durante 2 h. La mezcla de reacción después se concentró a presión reducida. El residuo resultante se disolvió en agua (30 mL) y se ajustó hasta pH 10 con NaOH (10 % en agua) hasta pH 10. La capa acuosa se extrajo con CH2Cl2/'PrOH (10: 1, 3 x 20 mL). La capa orgánica se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar 2-(5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano como un sólido amarillo, que se usó en la siguiente etapa.
Etapa 9. 5-((7-(5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1 -il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H) -ona
A una disolución de 2-(5-(4-fluoro-2-(2-isopropil-1H-imidazol-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano (10 mg, 0,024 mmol) en MeOH anhidro (2 mL) se agregó 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 6 mg, 0,036 mmol) y la mezcla se agitó durante 5 min en N2. Después, se agregó NaBH3CN (70 mg, 0,118 mmol) y la mezcla resultante se agitó a 65 °C durante 16 h. La mezcla de reacción después se concentró a presión reducida reacción para proporcionar el residuo que se purificó mediante el método de RP-HPLC preparativa G para proporcionar 5-((7-(5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H)-ona como un sólido blanco. Rendimiento: 2,7 mg (20 %); LCMS Método D: Rt = 1,675 min, (M+H)+ = 569,1. 1H RMN (CD3OD): 58,27 (s, 1 H), 7,78 (s, 1 H), 7,30-7,40 (m, 2 H), 6,98-7,11 (m, 6 H), 3,41 -3,65 (m, 6 H), 2,81 -2,96 (m, 1 H), 2,62-2,70 (m, 2H), 2,42-2,55 (m, 2 H), 1,71 -1,96 (m, 4 H), 1,22 (d, J= 5,2 Hz, 6 H). 19F RMN (CD3OD): 5 -119,023.
Ejemplo 54.
5-((7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona

A una disolución de Intermediario 43b (40 mg, 90 pmol) en DMF (0,5 mL) se agregó (bromometil)ciclopropano (11 pL, 110 pmol) y posteriormente K2CO3 (20 mg, 135 pmol) y la mezcla resultante se agitó a 50 °C durante 15 h. Después de enfriarse hasta RT, la mezcla se diluyó con H2O (10 mL) y se extrajo con EtOAc (2 x 10 mL). La capa orgánica se lavó con salmuera, se secó sobre Na2SO4 y se concentró al vacío. El producto bruto se purificó mediante cromatografía rápida sobre gel de sílice con elución con 50 % de EtOAc/hexanos para proporcionar 42 mg 7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite amarillo (90 % de rendimiento). LCMS Método B: Rt = 1,69 min; (M+H)+ = 485,6. 1H RMN (CD3OD): 58,50 (s, 1H), 7,58 (s, 1 H), 7,33 -7,29 (m, 1 H), 7,00 - 6,97 (m, 1H), 6,80 - 6,75 (m, 1H), 3,84 - 3,82 (m, 3H), 3,48 - 3,35 (m, 4H), 2,12 - 2,02 (m, 5H), 1,46 (s, 11H), 1,10 - 1,09 (m, 1H), 0,54 - 0,52 (m, 2H), 0,20 - 0,19 (m, 2H).
Etapa 2. 5-((7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona
A una disolución de 7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (42 mg, 87 pmol) en DCM (2 mL) se agregó TFA (0,4 mL) a RT. La mezcla de reacción se agitó durante 1 h y después se neutralizó con disolución de NaHCO3 acuosa. La mezcla se extrajo con DCM (5 x 15 mL). Las capas orgánicas se combinaron, se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida. El producto bruto se usó sin purificación adicional.
A una disolución del producto bruto, (12 mg, 30 pmol) 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 5 mg, 30 pmol) en MeOH (1 mL) se agregó NaCNBH3 (10 mg, 45 pmol). La mezcla resultante se agitó a RT durante 15 h y se purificó mediante el método de HPLC A para proporcionar sal de TFA de 5-((7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona como un aceite incoloro. LCMS Método G: Rt = 3,83 min; (M+H)+ = 531,7. 1H RMN (CD3OD): 58,51 (s, 1H), 7,59 (s, 1H), 7,30 - 7,28 (m, 1H), 7,22 - 7,18 (m, 2H), 7,12 - 7,10 (m, 1H), 6,98 (s, 1H), 6,77 (s, 1H), 4,43 - 4,41 (m, 2H), 4,12 - 4,09 (m, 2H), 3,80 - 3,78 (m, 2H), 2,30 - 2,15 (m, 5H), 1,29 -1,20 (m, 5H), 0,90 - 0,88 (m, 1H), 0,51 - 0,48 (m, 2H), 0,15 - 0,13 (m, 2H).
Ejemplo 55.
2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)tiazol-4-carboxilato de etilo
A una disolución de 2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo (220 mg, 0,48 mmol) en DMF (5 mL) se agregó 2-clorotiazol-4-carboxilato de etilo (111 mg, 0,58 mmol), CuI (9,2 mg, 0,048 mmol) y K2CO3 (132 mg, 0,96mmol) y la mezcla de reacción se calentó en un microondas a 100 °C durante 16 h. La mezcla después se filtró a través de celite y la torta de filtro se lavó dos veces con EtOAc (30 mL). El filtrado se combinó y diluyó con H2O (100 mL), se extrajo con EtOAc (50 mL x 2). La capa orgánica combinada se secó sobre Na2SO4, se filtró y se concentró para proporcionar el producto bruto que se purificó mediante TLC preparativa (éter de petróleo: acetato de etilo = 1:2) para proporcionar 2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)tiazol-4-carboxilato de etilo como un aceite marrón. Rendimiento: 100 mg. Lc Ms Método C: Rt = 0,783 min, (M+H)+ = 610,9. 1H RMN (CDCta): 58,35 (s, 1 H), 7,77 (s, 1 H), 7,35-7,50 (m, 2 H), 7,15-7,25 (m, 2 H), 6,95-7,10 (m, 2 H), 6,83 (s, 1 H), 4,30-4,45 (m, 2 H), 3,60-3,75 (m, 2 H), 3,40-3,60 (m, 6 H), 1,85-2,05 (m, 4 H), 1,55-1,80 (m, 1 H), 1,20-1,50 (m, 3 H), 0,85-0,95 (m, 2 H), 0,60-0,75 (s, 2 H).
19F RMN (CDCl): 5 -118,94.
Ejemplo 56.
Ácido 2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)tiazol-4-carboxílico

A una disolución de 2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)tiazol-4-carboxilato de etilo (20 mg, 0,033 mmol) en THF (2 mL) se agregó LiOH ac. (1 mL, 4 N) y la mezcla de reacción se agitó a 18-26 °C durante 16 h. La mezcla se concentró y se purificó mediante el método de RP-HPLC A para proporcionar ácido 2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)tiazol-4-carboxílico como un sólido. Rendimiento: 6 mg. LCMS Método C: Rt = 0,726 min, (M+H)+ = 582,9. 1H RMN (CD3OD): 58,46 (s, 1 H), 7,80 (s, 1 H), 7,50-7,55 (m, 2 H), 7,20-7,45 (m, 5 H), 3,70-4,05 (m, 4 H), 3,45-3,65 (m, 4 H), 2,00-2,20 (m, 4 H), 1,70-1,75 (m, 1 H), 0,60-1,00 (m, 4 H). 19F RMN (CD3OD): 5 -117,77.
Ejemplo 57.
2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)-N-metiltiazol-4-carboxamida

A una disolución de (2'-((4-(7-(4-amino-3-fluorobencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo (25 mg, 0,03mmol) en DMF (2 mL) se agregaron DiEa (12 mg, 0,06mmol), HATU (17 mg, 0,045 mmol) y disolución en metanamina de THF (30 pL, 0,06mmol, 2 N). Después, la reacción se agitó a 16 25 °C durante 16 h. La mezcla se purificó mediante el método de RP-HPLC A para proporcionar 2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)-N-metiltiazol-4-carboxamida (sal de TFA) como un sólido blanco. Rendimiento: 2,7 mg. LCMS Método C: Rt = 0,744 min, (M+H)+ = 596,1. 1H RMN (CD3OD): 58,47 (s, 1 H), 7,81 (s, 1 H), 7,25-7,48 (m, 7 H), 3,49-3,92 (m, 8 H), 2,92 (s, 3 H), 1,95-2,20 (m, 4 H), 1,70 (s, 1 H), 0,89-0,90 (m, 2 H), 0,67 (s, 2 H). 19F RMN: (CD3OD 400 MHz): 5 -117,725 (s 1 F).
Ejemplo 58.
2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)-N,N-dimetiltiazol-4-carboxamida

El compuesto del título se sintetizó según los métodos descritos para el Ejemplo 57, al sustituir dimetilamina por metil amina. LCMS Método D: Rt = 1,191 min, (M+H)+ = 610,3. 1H RMN (CD3OD): 58,45 (s, 1 H), 7,80 (s, 1 H), 7,51 (s, 1 H), 7,30-7,40 (m, 3 H), 7,20-7,30 (m, 2 H), 7,06 (s, 1 H), 3,70-4,10 (m, 4 H), 3,35-3,65 (m, 4 H), 3,21 (s, 3 H), 3,07 (s, 3 H), 2,00-2,20 (m, 4 H), 1,65-1,75 (m, 1 H), 0,60-0,95 (m, 4 H). 19F RMN (CD3OD): 5 -119,19.
Ejemplo 59.
7-bencil-2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano

A una suspensión agitada de NaH (160 mg, 4 mmol, 60 % en aceite mineral) en THF (8 mL, anhidro) se agregó bencilfosfonato de dietilo (920 mg, 4 mmol) en THF (6 mL, anhidro) por goteo a 0 °C en N2 y la mezcla se agitó durante 20 min a 0 °C. Una mezcla de 7-oxo-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (200 mg, 0,8 mmol) y 15-crown-5 (880 mg, 4 mmol) en THF (6 mL, anhidro) se agregó por goteo a la mezcla de reacción a 0 °C y la después se calentó hasta 14-17 °C con agitación durante 16 h en N2. La mezcla resultante se inactivó con NH4Cl ac. sat. (20 mL) y se extrajo con EtOAc (3 x 30 mL). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4, se filtraron y se concentraron para proporcionar un residuo que se purificó mediante cromatografía rápida (SiO2, 10 %~100 % de EtOAc/éter de petróleo) para proporcionar 7-bencilideno-2-azaspiro[4.4]nonano-2-carboxilato de (E)-terc-butilo como un aceite incoloro. Rendimiento: 230 mg. LCMS Método C: Rt = 0,911 min, (M+H)+ = 258,0.
Etapa 2. 7-bencil-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución 7-bencilideno-2-azaspiro[4.4]nonano-2-carboxilato de (£)-terc-butilo (230 mg, 0,73 mmol) en MeOH (20 mL, anhidro) se agregó Pd-C (100 mg, 10 % sobre carbono, seco) y la mezcla resultante se agitó a 30 °C durante aproximadamente 16 h en H2 (40 psi). La suspensión se filtró a través de un embudo sinterizado y el filtrado se concentró y purificó mediante cromatografía rápida (EtOAc en éter de petróleo de 10 %~100 %) para proporcionar 7-bencilo-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite incoloro. Rendimiento: 120 mg. LCMS Método C: Rt = 0,965 min, (M+H)+ = 338,0.
Etapa 3. 7-bencil-2-azaspiro[4.4]nonano
Una disolución de 7-bencil-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (120 mg, 0,38 mmol) en TFA-CH2Cl2 (5 mL, v:v = 1:4) se agitó a 12-18 °C durante aproximadamente 2 h, en dicho tiempo la LCMS mostró que la reacción se había completado. La mezcla resultante se ajustó hasta pH= 8 con NaHCO3 sat. ac. y se extrajo con CH2Cl2 (3 x 10 mL). Las capas orgánicas combinadas se lavaron con salmuera (10 mL), se secaron sobre Na2SO4, se filtraron y se concentraron para proporcionar 7-bencil-2-azaspiro[4.4]nonano como un aceite incoloro, que se usó para la siguiente etapa directamente sin purificación adicional. Rendimiento: 120 mg. LCMS Método C: Rt = 0,627 min, (M+H)+ = 216,1.
Etapa 4. 7-bencil-2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano

Una disolución de 7-bencil-2-azaspiro[4.4]nonano (120 mg, 0,38 mmol, bruto) y 4-cloro-5-(2-cloro-4-fluorofenoxi)pirimidina (98 mg, 0,38 mmol) en MeCN (10 mL) se agregó K2CO3 (158 mg, 1,14 mmol). La mezcla resultante se agitó a 90 °C durante aproximadamente 4 h. La mezcla se filtró y la torta de filtro se lavó con EtOAc (2 x 30 mL). El filtrado se concentró y se purificó mediante el método de RP-HPLC A para proporcionar 7-bencil-2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano (sal de TFA) como un sólido blanco. Rendimiento: 80 mg. LCMS Método D: Rt = 1,144 min, (M+H)+ = 483,8. 1H RMN (CD3OD): 58,43-8,59 (m, 1 H), 7,60-7,79 (m, 1 H), 7,40 7,55 (m, 1 H), 7,30-7,40 (m, 1 H), 7,10-7,30 (m, 6 H), 3,65-4,30 (m, 4 H), 2,60-2,75 (m, 2 H), 2,20-2,45 (m, 1 H), 1,55 2,10 (m, 6 H), 1,25-1,50 (m, 2 H). 19F RMN (MeOD): 5 -77,26, -115,69.
Etapa 5. 7-bencil-2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano
A una disolución de 7-bencil-2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonano (70 mg, 0,16 mmol), ácido (4-isopropilpirimidin-5-il)borónico (40 mg, 0,24 mmol) en dioxano (2 mL) y H2O (1 mL) se agregó a Sphos Pallodacile (6 mg, 0,008 mmol) y K3PO4 (85 mg, 0,4 mmol) en N2 y la mezcla resultante se agitó a 115 °C durante 45 min en microondas. La mezcla resultante se diluyó con agua (20 mL) y se extrajo con EtOAc (3 x 20 mL). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4, se filtraron y se concentraron para proporcionar un residuo que se purificó mediante el método de RP-HPLC A para proporcionar 7-bencil-2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2- azaspiro[4.4]nonano (sal de TFA) como un sólido blanco. Rendimiento: 45 mg. LCMS Método D: Rt = 1,135 min, (M+H)+ = 524,4. 1H RMN (CD3OD): 59,03-9,20 (m, 1 H), 8,55-8,67 (m, 1 H), 8,48 (s, 1 H), 7,93 (s, 1 H), 7,21-7,40 (m, 5 H), 7,10-7,20 (m, 3 H), 3,35-3,93 (m, 4 H), 2,95-3,12 (m, 1 H), 2,55-2,70 (m, 2 H), 2,20-2,40 (m, 1 H), 1,49-1,96 (m, 6 H), 1,10-1,30 (m, 8 H) 19F RMN (MeOD): 5 - 77,23, -117,91.
Ejemplo 60.
5-((7-(5-((5-fluoro-2'-(1 -hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona (Mezcla)

Etapa 1. 7-(5-((2'-acetil-5-fluoro-[1,1 ’-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terobutilo

A una disolución de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11, 600 mg, 1,2 mmol), ácido (2-acetilfenil)borónico (390 mg, 2,4 mmol) en dioxano (10 mL) y H2O (2 mL) se agregó Pd(dppf)Cl2 (87 mg, 0,12 mmol) y Na2CO3 (320 mg, 3 mmol) en N2 y la mezcla resultante se agitó a 80 °C durante 16 h en N2. La mezcla resultante se diluyó con agua (50 mL) y se extrajo con EtOAc (3 x 30 mL). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4, se filtraron y se concentraron in vacuo para proporcionar un residuo que se purificó mediante cromatografía rápida (SiO2, 10 %~100 % EtOAc/éter de petróleo) para proporcionar 7-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido amarillo. Rendimiento: 400 mg. lCm S Método C: Rt = 0,761 min, (M+H)+ = 533,2.
Etapa 2. 7-(5-((5-fluoro-2’-(1-hidroxietil)-[1,1’-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo
A una disolución de 7-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (350 mg, 0,66 mmol) en MeOH (20 mL, anhidro) y THF (10 mL, anhidro) se agregó NaBH4 (98 mg, 2,65 mmol) y la mezcla resultante se agitó a 50 °C durante aproximadamente 2 h en N2. La mezcla resultante después se inactivó con NH4Cl ac. sat. (20 mL) y se extrajo con EtOAc (3 x 20 mL). Las capas orgánicas se lavaron con salmuera (20 mL), se secaron sobre Na2SO4, se filtraron y se concentraron para proporcionar 7-(5-((5-fluoro-2'-(1 -hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido negro, que se usó para la siguiente etapa directamente sin purificación adicional. Rendimiento: 380 mg.

Una disolución de 7-(5-((5-fluoro-2'-(1-hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (380 mg, 0,66 mmol, bruto) en TFA-CH2G2 (9 mL, v:v = 1:8) se agitó a 17-24 °C durante aproximadamente 2 h. La mezcla se concentró y se ajustó hasta pH = 8 con NaHCO3 sat. ac. y se extrajo con EtOAc
(3 x 20 mL). Las capas orgánicas combinadas se lavaron con salmuera (20 mL), se secaron sobre Na2SÜ4, se filtraron y se concentraron para proporcionar 1-(2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro[1,1'-bifenil]-2-il)etanol como un sólido amarillo, que se usó para la siguiente etapa directamente sin purificación adicional. Rendimiento: 330 mg. LCMS Método C: Rt = 0,581 min, (M+H)+ = 435,2.
Etapa 4. 5-((7-(5-((5-fluoro-2'-(1-hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H)-ona
A una disolución de 1-(2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro-[1,1'-bifenil]-2-il)etanol (330 mg, 0,66 mmol, bruto) y 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 106 mg, 0,66 mmol,) en MeÜH (10 mL, anhidro) se agregó AcÜH (0,2 mL). La mezcla se agitó a 17-25 °C durante 30 min, después, se agregó NaBH3CN (82 mg, 1,32 mmol) y la mezcla resultante se agitó a 17-25 °C durante aproximadamente 16 h. La mezcla se inactivó mediante NaHCÜ3 sat. ac. (10 mL) y se extrajo con CH2G2 (3 x 20 mL). Las capas orgánicas combinadas se lavaron con salmuera (20 mL), se secaron sobre Na2SÜ4, se filtraron y se concentraron para proporcionar un residuo que se purificó mediante el método de RP-HPLC A para proporcionar 5-((7-(5-((5-fluoro-2'-(1 -hidroxietil)-[1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona (sal de TFA) como un sólido blanco. Rendimiento: 290 mg. LCMS Método C: Rt = 0,593 min, (M+H)+ = 581,2 1H RMN (CD3ÜD): 58,00-8,15 (m, 1 H), 7,50-7,70 (m, 2 H), 6,90-7,40 (m, 9 H), 4,67 (s, 1 H), 4,43 (s, 2 H), 3,35-3,95 (m, 8 H), 1,90-2,25 (m, 4 H), 1,20 1,35 (m, 3 H). 19F RMN (CD3ÜD): 5 -76,92, -117,29 ~ - 118,17.
Ejemplos 60A-60D.
5-((7-(5-((5-fluoro-2'-(1 -hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona (Isómeros 1-4)

El compuesto del título del Ejemplo 60 se separó como diastereómeros mediante el método de SFC A y cada diastereómero se separó adicionalmente como enantiómeros mediante el método de SFC 2.
Isómero 1: LCMS Método C: Rt = 0,606 min, (M+H)+ = 581,2. 1H RMN (CD3ÜD): 58,30-8,45 (m, 1 H), 7,52-7,79 (m, 2 H), 7,10-7,40 (m, 8 H), 6,95-7,10 (m, 1 H), 4,66 (s, 1 H), 4,35-4,50 (m, 2 H), 3,55-3,95 (m, 5 H), 3,35-3,50 (m, 3 H), 1,82-2,26 (m, 4 H), 1,20-1,35 (m, 3 H). 19F RMN (CD3ÜD): 5 -76,99, -117,37 ~ -118,33. SFC: tR = 3,036 min (ee = 100 %).
Isómero 2: LCMS Método C: Rt = 0,608 min, (M+H)+ = 581,2. 1H RMN (CD3ÜD): 58,30-8,45 (m, 1 H), 7,50-7,75 (m, 2 H), 7,25-7,40 (m, 3 H), 7,10-7,25 (m, 5H), 6,95-7,10 (m, 1 H), 4,66 (s, 1 H), 4,35-4,45 (m, 2 H), 3,55-4,00 (m, 8 H), 1,95-2,30 (m, 4 H), 1,20-1,35 (m, 3 H). 19F RMN (CD3ÜD): 5 -76,98 8, -117,39 ~ -118,17. SFC: tR = 3,353 min (ee = 100 %).
Isómero 3: LCMS Método C: Rt = 0,606 min, (M+H)+ = 581,2. 1H RMN (CD3ÜD): 58,15 (s, 1 H), 7,57-7,66 (m, 2 H), 7,31-7,40 (m, 1 H), 7,10-7,25 (m, 3 H), 6,83-7,10 (m, 5 H), 4,72-4,82 (m, 1 H), 3,63 (s, 2 H), 3,35-3,60 (m, 4 H), 2,55 2,75 (m, 2 H), 2,35-2,50 (m, 2 H), 1,65-1,90 (m, 4 H), 1,20-1,30 (m, 3 H). 19F RMN (CD3ÜD): 5 - 120,89 ~ -121,17. SFC: tR = 7,926 min (ee = 100 %).
Isómero 4: LCMS Método C: Rt = 0,609 min, (M+H)+ = 581,2. 1H RMN (CD3ÜD): 58,15 (s, 1 H), 7,55-7,68 (m, 2 H), 7,30-7,40 (m, 1 H), 6,81-7,27 (m, 8 H), 4,71-4,82 (m, 1 H), 3,40-3,72 (m, 6 H), 2,60-2,70 (m, 2 H), 2,40-2,50 (m, 2 H), 1,65-1,90 (m, 4 H), 1,28 (dd, J = 13,6, 6,4 Hz, 3 H). 19F RMN (CD3ÜD): 5 -120,79 ~ -121,27 (m, 1 F). SFC: tR = 9,407 min (ee = 100 %).
Ejemplo 61.
5-fluoro-N-isopropil-N-metil-2-((4-(7-(3-(2-oxooxazolidin-3-il)bencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida

A una disolución de oxazolidin-2-ona (240 mg, 2,75 mmol), K2CO3 (760 mg, 5,5 mmol), CuI (16 mg, 0,083 mmol) y trans-ciclohexanodiamina (32 mg, 0,275 mmol) en dioxano anhidro (15 mL) se agregó 3-bromobenzonitrilo (500 mg, 2,75 mmol) en una atmósfera de nitrógeno y la mezcla se agitó a 110 °C durante 16 h. Después, la mezcla de reacción se agregó en EtOAc (30 mL) y se filtró con tierra de diatomeas. El filtrado se concentró a presión reducida para proporcionar el producto bruto que se purificó mediante cromatografía en columna sobre gel de sílice (éter de petróleo: acetato de etilo = 1: 1) para proporcionar 3-(2-oxooxazolidin-3-il)benzonitrilo como un sólido blanco. Rendimiento: 75 mg. 1H RMN (CDCh): 57,80-7,90 (m, 2H), 7,45-7,55 (m, 1H), 7,35-7,45(m, 1H), 4,45-4,55 (m, 2H), 4,00-4,10 (m, 2H).
Etapa 2. 3-(2-oxooxazolidin-3-il)benzaldehído

A una disolución de 3-(2-oxooxazolidin-3-il)benzonitrilo (75 mg, 0,4 mmol) en HCO2H (11 mL) y H2O (4 mL) se agregó aleación de Ni-Al (86 mg, 1 mmol) a 20-24 °C, después la mezcla se agitó a 90 °C durante 16 h. La mezcla de reacción se agitó durante 6 h adicionales y después se filtró. El filtrado se concentró a presión reducida y el residuo resultante se agregó en agua (50 mL) y se extrajo con CH2G2 (3 x 50 mL). Las capas orgánicas se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar el producto bruto 3-(2-oxooxazolidin-3-il)benzaldehído como un sólido blanco. Rendimiento: 60 mg. Método de LCMS D: Rt = 0,911 min, (M+H)+ = 192,2.
Etapa 3. 5-fluoro-N-isopropil-N-metil-2-((4-(7-(3-(2-oxooxazolidin-3-il)bencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida
El producto del título se preparó según el procedimiento descrito en la Etapa 4 del Ejemplo 41. El producto bruto se purificó mediante el método de RP-HPLC D para proporcionar 5-fluoro-N-isopropil-N-metil-2-((4-(7-(3-(2-oxooxazolidin-3-il)bencil)-2,7-diazaspiro [4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida como un sólido blanco. LCMs Método E: Rt = 1,230 min, (M+H)+ = 589,2. 1H RMN (CD3OD): 58,20-8,30 (m, 1H), 7,70-7,85 (m, 1H), 7,56 (s, 1H), 7,40-7,50 (m, 1H), 7,25-7,35 (m, 1H), 7,05-7,20 (m, 3H), 6,75 - 6,95 (m, 1H), 4,40-4,55 (m, 2H), 4,00-4,15 (m, 2H), 3,55-3,80 (m, 6H), 2,94 (d, J= 4,0 Hz, 2H), 2,77 (s, 2H), 2,60-2,75 (m, 2H), 2,40-2,60 (m, 2H), 1,85-2,00 (m, 2H), 1,70 1,85 (m, 2H), 1,05-1,25 (m, 6H). 19F RMN (MeOD) : 5 -120,09 - -120,54.
Ejemplo 62.
5-fluoro-N-isopropil-N-metil-2-((4-(7-(4-(2-oxooxazolidin-3-il)bencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida

Una disolución de 7-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (200 mg, 0,37 mmol) en TFA-CH2Cl2 (5 mL, V: V = 1: 5) se agitó a 16-24 °C durante aproximadamente 2 h. La mezcla resultante se concentró y se ajustó hasta pH = 8 con Na2CO3 ac. sat. La mezcla después se extrajo con CH2Cl2 (3 x 20 mL) y las capas orgánicas combinadas se lavaron con salmuera (10 mL), se secaron sobre Na2SO4, se filtraron y se concentraron para proporcionar 1 -(2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro-[1,1 '-bifenil]-2-il)etanona bruta como un aceite amarillo, que se usó para la siguiente etapa sin purificación adicional.
Etapa 2. 5-((7-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H)-ona

A una disolución de 1-(2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro-[1,1'-bifenil]-2-il)etanona (200 mg, 0,37 mmol, bruta) y 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 60 mg, 0,37 mmol,) en MeOH (5 mL, anhidro) se agregó AcOH (0,2 mL). La mezcla resultante se agitó a 50 °C durante aproximadamente 2 h en N2, después se agregó NaBH3CN (156 mg, 0,74 mmol) y la mezcla resultante se agitó a 50 °C durante aproximadamente 16 h. La mezcla se inactivó mediante NaHCO3 sat. ac. (50 mL) y se extrajo con CH2Cl2 (5 x 20 mL).
Las capas orgánicas combinadas se lavaron con salmuera (30 mL), se secaron sobre Na2SÜ4, se filtraron y se concentraron para proporcionar un residuo que se purificó mediante cromatografía rápida sobre gel de sílice (MeÜH en CH2Cl2 de 10 %~100 %) para proporcionar 5-((7-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-lH-benzo[d]imidazol-2(3H)-ona como un sólido amarillo. Rendimiento: 100 mg. Método de LCMS C: Rt = 0,606 min; (M+H)+ = 579,2
Etapa 3. 5-((7-(5-((5-fluoro-2'-(2-hidroxipropan-2-il)-[ 1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona
A una disolución de 5-((7-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H)-ona (100 mg, 0,17 mmol) en t Hf (5 mL, anhidro) se agregó MeMgBr (0,6 mL, 1,7 mmol, 3 M en éter) por goteo a -78 °C en N2 y la mezcla resultante se agitó a -78 °C durante aproximadamente 4 h en N2. La mezcla después se inactivó con NH4Cl ac. sat. (10 mL) y se extrajo con EtOAc (3 x 20 mL). Las capas orgánicas combinadas se lavaron con salmuera (20 mL), se secaron sobre Na2SÜ4, se filtraron y se concentraron para proporcionar un residuo que se purificó mediante el método de RP-HPLC básica D para proporcionar 5-((7-(5-((5-fluoro-2'-(2-hidroxipropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona como un sólido blanco. Rendimiento: 6 mg. LCMS Método C: Rt = 0,614 min, (M+H)+ = 595,2. 1H RMN (CD3OD): 58,10-8,31 (m, 1 H), 7,58-7,86 (m, 2 H), 7,24-7,40 (m, 1 H), 6,81-7,22 (m, 8 H), 4,04 (s, 2 H), 3,45-3,63 (m, 4 H), 2,69-3,20 (m, 4 H), 1,80-2,03 (m, 4 H), 1,23-1,55 (m, 6 H). 19F RMN (CD3OD): 5 - 76,92, -121,82. Ejemplo 64.
2-(1,4-dioxaspiro[4,5]decan-8-ilmetil)-6-(5-(4-fluoro-2-(4-isopropil pirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano

El compuesto del título se preparó a partir del Intermediario 27 (200 mg, 0,49 mmol) y 1,4-dioxaspiro[4.5]decano-8-carbaldehído (101 mg, 0,59 mmol), mediante aminación reductora como se describe en la Etapa 4 del Ejemplo 11. El producto se purificó mediante el método de RP-HPLC D para proporcionar 2-(1,4-dioxaspiro[4.5]decan-8-ilmetil)-6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3] heptano como un aceite amarillo claro. Rendimiento: 50 mg. LCMS Método D: Rt = 0,803 min, (M+H)+ = 561,4 1H RMN (CD3OD): 59,09 (s, 1H), 8,63 (s, 1 H), 8,18 (s, 1H), 7,61-7,68 (m, 1H), 7,20-7,30 (m, 2H), 7,03-7,10 (m, 1 H), 4,17 (s, 4H), 3,90 (s, 4H), 3,36 (s, 4H), 3,01-3,11 (m, 1H), 2,30-2,35 (m, 2H), 1,68-1,78 (m, 4H), 1,43-1,51 (m, 2H), 1,32-1,39 (m, 1H), 1,15-1,26 (m, 8H). 19F RMN (CD3OD): 5 -119,88.
Ejemplo 65.
4-((6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)metil)ciclohexanol

Se trató (2-(1,4-dioxaspiro[4.5]decan-8-ilmetil)-6-(5-(4-fluoro-2-(4-isopropil pirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano (1,0 mmol) con 4 N HCl ac. (10 ml) a RT durante 6 h. El disolvente se retiró a través de evaporación rotatoria, el producto bruto se mezcló con MeOH (5 mL), se agregó NaBH4 (3,0 mmol) y la mezcla
resultante se agitó durante 30 min. El disolvente se retiró a través de evaporación rotatoria y el residuo resultante se purificó mediante el método de RP-HPLC A para proporcionar 4-((6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il) metil)ciclohexanol (sal de TFA) como un aceite incoloro. Rendimiento: 6,3 mg. LCMS Método C: Rt = 0,854 min, (M+H)+ = 519,4 1H RMN (CD3OD): 59,12 (s, 1H), 8,63 (s, 1H), 8,39 (s, 1H), 7,80 (s, 1 H), 7,25-7,41 (m, 3H), 4,22-4,65 (m, 8H), 3,43-3,53 (m, 1 H), 3,00-3,14 (m, 3H), 1,94-1,99 (m, 2H), 1,72-1,79 (m, 2H), 1,50-1,59 (m, 1H), 1,03-1,33 (m, 10H). 19F RMN (CD3OD): 5 -117,71, -77,02.
Ejemplo 66.
2-ciclopropil-5'-fluoro-2'-((4-(6-((4-hidroxiciclohexil)metil)-2,6-diazaspiro[3.3]heptan-2-il) pirimidin-5-il)oxi)-[1,1 '-bifenil]-4-carbonitrilo

El producto del título se sintetizó según el método descrito para el Ejemplo 65 a partir de 2'-((4-(2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo (Intermediario 32),lCm S Método D: Rt = 1,154 min, (M+H)+ = 540,4.
Ejemplo 67.
2-(5-((5-fluoro-2'-(1-metoxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano

A una disolución de 6-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (Intermediario 20, 150 mg, 0,322 mmol), ácido (2-acetilfenil)borónico (63 mg, 0,387 mmol) y K3PO4 (205 mg, 0,97 mmol) en dioxano / H2O (2 mL / 0,5 mL) se agregó Sphos palladcicle (23 mg, 0,032 mmol) en N2. La mezcla resultante se selló y se calentó en un microondas a 115 °C durante 0,5 h. La mezcla después se diluyó con H2O (20 mL), se filtró y se extrajo con acetato de etilo (20 mL x 3). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y el filtrado se concentró a presión reducida. El residuo bruto se combinó y se purificó mediante cromatografía en columna sobre gel de sílice (con elución con éter de petróleo:acetato de etilo = 10:1 a 2:3) para proporcionar 6-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como un aceite amarillo. Rendimiento: 180 mg. LCMS Método C: Rt = 0,755 min, (M+H)+ = 505,2
Etapa 2. 6-(5-((5-fluoro-2'-(1-hidroxietil)-[ 1,1 '-bifenil]-2-il)oxi)pihmidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato

A una disolución de 6-(5-((2'-acetil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (180 mg, 0,36 mmol) en THF anhidro (10 mL) se agregó NaBH4 (40 mg, 1,07 mmol) a -30 °C en N2 y la mezcla de reacción se agitó a RT durante 2 h. La mezcla se inactivó con H2O (20 mL) y se concentró a presión reducida para retirar THF y MeOH. El residuo se extrajo con EtOAc (20 mL x 3) y las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y el filtrado se concentró a presión reducida para proporcionar 6-(5-((5-fluoro-2'-(1-hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como un sólido amarillo, que se usó en la siguiente etapa sin purificación adicional. Rendimiento: 181 mg. LCMS Método C: Rt = 0,745 min, (M+H)+ = 507,2
Etapa 3. 6-(5-((5-fluoro-2’-( 1-metoxietil)-[ 1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

A una disolución de 6-(5-((5-fluoro-2'-(1-hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (100 mg, 0,20 mmol) en THF anhidro (5 mL) se agregó NaH (40 mg, 1,00 mmol, 60 % en aceite mineral) a 0 °C en N2 y la mezcla de reacción se agitó a 0 °C durante 0,5 h. Se agregó después Mel (2,19 g, 15,43 mmol) y la mezcla de reacción se agitó a RT durante 18 h. La mezcla se inactivó con H2O (0,1 mL) y se concentró a presión reducida y se purificó mediante cromatografía en columna sobre gel de sílice (con elución con éter de petróleo:acetato de etilo = 10:1 a 2:3) para proporcionar 6-(5-((5-fluoro-2'-(1-metoxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como un aceite amarillo. Rendimiento: 43 mg. LCMS Método C: Rt = 0,748 min, (M+H)+ = 521,2
Etapa 4. 2-(5-((5-fluoro-2'-(1-metoxietil)-[1,1 ’-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano

A una disolución de 6-(5-((5-fluoro-2'-(1-metoxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (43 mg, 0,082 mmol) en DCM anhidro (10 mL) se agregó TFA (2 mL) a 0°C y la mezcla de reacción se agitó a 19-26 °C durante 2 h. La mezcla se diluyó con 1N NaOH (20 mL) y se extrajo con acetato de etilo (20 mL x 3). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y el filtrado se concentró a presión reducida para proporcionar 2-(5-((5-fluoro-2'-(1-metoxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano como un aceite amarillo, que se usó en la siguiente etapa sin purificación adicional.
Etapa 5. 2-(5-((5-fluoro-2'-( 1-metoxietil)-[ 1,1 ’-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano
Una disolución de 2-(5-((5-fluoro-2'-(1 -metoxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano (35 mg, 0,083 mmol, bruto), tetrahidro-2H-piran-4-carbaldehído (19 mg, 0,17 mmol) y HOAc (20 pL) en MeOH anhidro (10 mL) se agitó a 19-25 °C durante 0,5 h. Después, se agregó NaBH3CN (21 mg, 0,33 mmol) y la mezcla se agitó a 60 °C
durante 4 h, en dicho tiempo la LCMS mostró que se había producido el producto deseado. La mezcla después se concentró a presión reducida y el residuo resultante se purificó mediante el método de HPLC A para proporcionar 2-(5-((5-fluoro-2'-(1-metoxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano (sal de TFA) como un sólido blanco. Rendimiento: 22 mg. Método de LCMS C: Rt = 0.735 min, (M+H)+ = 519.2 1H RMN (CD3OD): 58,38 (d, J = 1,6 Hz, 1H), 7,72 (s, 1H), 7,55-7,60 (m, 1H), 7,40-7,50 (m, 1H), 7,30 7,34 (m, 3H), 7,13-7,28 (m, 2H), 4,4.25-4,60 (m, 9H), 3,94 (d, J = 11,6 Hz, 2H), 3,35-3,45 (m, 2H), 3,05-3,15 (m, 5H), 1,80-1,95 (m, 1H), 1,62 (d, J = 12,4 Hz, 2H), 1,27-1,37 (m, 5H). 19F RMN (MeOD): 5 -76,83, 117,75.
Ejemplo 68.
5-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3] heptan-2-il)pirimidin-5-il)oxi)fenil)-2,3-dihidro-1H-inden-2-amina

A una mezcla del Intermediario 20 (120 mg, 0,3 mmol) en CH2CL (3 mL) se agregó TFA (1 mL) en agua helada y la mezcla resultante se agitó a RT durante 2 h. La mezcla después se concentró a presión reducida y el residuo se ajustó hasta pH 10-12 con disolución de NaOH al 10 % y se extrajo con CH2Cl2 (3 x 30 mL). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron a presión reducida para proporcionar 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano como un sólido amarillo, que se usó en la siguiente etapa sin purificación adicional.
Etapa 2. 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano

Una mezcla de 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano (90 mg, 0,24 mmol), tetrahidro-2H-piran-4-carbaldehído (41mg, 0,36 mmol), NaBH3CN (60 mg, 0,96 mmol) y HOAc (0,05 mL) en MeOH (5 mL) se agitó a 70 °C durante 5 h. Después, se agregó solución sat. de NaHCO3 para ajustar el pH hasta 8. La mezcla se concentró a presión reducida. Se agregó agua (20 mL) al residuo y posteriormente se extrajo con EtOAc (2 x 30 mL). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante cromatografía en columna sobre gel de sílice (con elución con diclorometano:metanol = 10:1) para proporcionar 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano como un sólido blanco. Rendimiento: 90 mg. LCMS Método C: Rt = 0,539 min, (M+H)+ = 463,0, 465,0 (isótopos de bromo).
Etapa 3. (5-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirímidin-5-il)oxi)fenil)-2,3-dihidro-1H-inden-2-il)carbamato de terc-butilo

A una mezcla de 2-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano (50 mg, 0,13 mmol), (5-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)-2,3-dihidro-1H-inden-2-il)carbamato de terc-butilo (59 mg, 0,17 mmol) and K3PO4 (70 mg, 0,33 mmol) en dioxano (2 mL) y H2O (0,5 mL) se agregó Sphos Palladacicle (8 mg, 0,011 mmol) en N2 y la mezcla se agitó a 115 °C durante 30 min en un microondas. La mezcla después se concentró a presión reducida. El residuo resultante se agregó a H2O (20 mL) y se extrajo con EtOAc (2 x 30 mL). Las capas orgánicas combinadas se secaron sobre sulfato de sodio anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante TLC preparativa sobre gel de sílice (con elución con diclorometano:metanol = 10: 1) para proporcionar (5-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)fenil)-2,3-dihidro-1 H-inden-2-il)carbamato de terc-butilo como un aceite amarillo. Rendimiento: 35 mg.
Etapa 4. 5-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3] heptan-2-il)pirimidin-5-il)oxi)fenil)-2,3-dihidro-1 H-inden-2-amina
A una mezcla de (5-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)fenil)-2,3-dihidro-1 H-inden-2-il)carbamato de terc-butilo (35 mg, 0,06 mmol) en CH2G2 (3 mL) se agregó TFA (1 mL) en agua helada y la mezcla se agitó a RT durante 2 h. La mezcla se concentró a presión reducida y el residuo se purificó mediante el método de RP-HPLC D para proporcionar 5-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro [3.3]heptan-2-il)pirimidin-5-il)oxi)fenil)-2,3-dihidro-1 H-inden-2-amina como un sólido blanco. Rendimiento: 1,2 mg. LCMS Método C: Rt = 0,516 min, (M+H)+ = 516,2 1H RMN (CD3OD): 58,10 (s, 1H), 7,30-7,40 (m, 4H), 7,10 7,23 (m, 3H), 4,31 (s 4H), 3,90-4,05 (m, 3H), 3,35-3,40 (m, 8H), 2,85-2,95 (m, 2H), 2,37-2,39 (d, J = 6,0 Hz, 2H), 1,62 1,64 (d, J = 10,0 Hz, 3H), 1,20-1,35 (m, 2H). 19F RMN (CD3OD): 5 -76,93, -119,56.
Ejemplo 69.
5-((7-(5-((5-fluoro-2'-(1-hidroxipropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona

Un matraz redondo de 100 mL equipado con un globo de nitrógeno y un condensador se cargaron con 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11, 1,0 g, 2,0 mmol), EtOH (20 mL), tolueno (8 mL) y H2O (8 mL), respectivamente. A la mezcla resultante se agregó ácido (2-bromofenil)borónico (0,41 g, 2,0 mmol), Pd(OAc)2 (9 mg, 0,04 mmol), PPh3 (26 mg, 0,1 mmol) y Na2CO3 (636 mg, 6,0 mmol), respectivamente, en N2 con agitación. Después de la adición, la mezcla final se desgasificó y purgó con N23 veces, después se calentó a 75-80 °C en N2 durante 16 h. La mezcla después se concentró a presión reducida para retirar los disolventes orgánicos y se agregaron H2O (30 mL) y salmuera (30 mL) al residuo, después se extrajeron con EtOAc (20 mL x 3). Las capas orgánicas combinadas se lavaron con salmuera (20 mL x 2), se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida y el residuo resultante se purificó mediante el método de RP-HPLC D para proporcionar 7-(5-((2'-bromo-5-fluoro-[1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido blanco. Rendimiento: 0,26 g. lCm S Método D: Rt = 1,074 min, (M+H)+ = 569,2.
Etapa 2. 7-(5-((5-fluoro-2'-(prop-l-en-2-il)-[1,1 ’-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una suspensión de 7-(5-((2'-bromo-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (0,26 g, 0,37 mmol) en dioxano (15 mL) y H2O (3 mL) se agregó 4,4,5,5-tetrametil-2-(prop-1-en-2-il)-1,3,2-dioxaborolano (0,12 g, 0,74 mmol) y K3PO4 (0,16 g, 0,74 mmol), Sphos palladacicle (13 mg, 0,019 mmol) en una atmósfera de nitrógeno. La mezcla resultante se desgasificó y purgó con N23 veces y posteriormente se calentó a 70-75 °C en N2 durante 24 h. Un lote adicional de 4,4,5,5-tetrametil-2-(prop-1-en-2-il)-1,3,2-dioxaborolano (70 mg, 0,42 mmol) y Sfos palladacicle (7 mg, 0,0097 mmol) se agregaron en N2 y la mezcla resultante se calentó a 70-75 °C en N2 durante otras 18 h, en dicho tiempo la LCm S mostró que la reacción se había completado. Después de enfriar, se agregaron H2O (30 mL) y salmuera (30 mL) a la mezcla que después se extrajo con EtOAc (20 mL x 3). Las capas orgánicas combinadas se lavaron con salmuera (20 mL x 2), se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida y el residuo resultante se purificó mediante el cromatografía en columna sobre gel de sílice (éter de petróleo:EtOAc = 1:1 a 1:2) para proporcionar 7-(5-((5-fluoro-2'-(prop-1-en-2-il)-[1,1'-bifenil]-2-il)oxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido blanco. Rendimiento: 0,20 g. LCMS Método D: Rt = 1,108 min, (M+H)+ = 531,2. 1H RMN (CDCb): 58,35 (s, 1H), 7,83 (s, 1H), 7,20-7,35 (m, 3H), 7,10-7,15 (m, 1 H), 6,90-7,10 (m, 2H), 6,65-6,75 (m 1H), 5,03 (s, 1H), 4,80 (s, 1 H), 3,50-3,65 (m 2H), 3,35-3,50 (m, 3H), 3,20-3,35 (m, 1H), 3,10-3,20 (m, 2H), 1,82 (s, 3H), 1,70-1,80 (m, 4H), 1,47 (s, 9H). 19F RMN (CDCb): 5 -120,31.
Etapa 3. 7-(5-( (5-fluoro-2'-( 1 -hidroxipropan-2-il)-[ 1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

Un matraz redondo de 500 mL equipado con un globo de nitrógeno cargado con 7-(5-((5-fluoro-2'-(prop-1 -en-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (140 mg, 0,23 mmol) y THF (5 mL, seco) en atmósfera de nitrógeno y la mezcla resultante se enfrió hasta 0-3 °C en N2. Después, se agregó BH3-THF (1 mL, 1,0 mmol, 1,0 M en THF) por goteo a 0-3 °C en N2 con agitación y la mezcla de reacción se agitó a 0-3 °C en N2 durante 1 h, después se calentó hasta RT durante la noche. Se agregaron H2O (0,5 mL) y NaBO3.4H2O (50 mg, 0,32 mmol) secuencialmente y la mezcla resultante se agitó a RT durante 3 h. La reacción se inactivó mediante la adición de H2O (30 mL). Se agregó salmuera (30 mL) al residuo y la mezcla se extrajo con EtOAc (15 mL x 3). Las capas orgánicas combinadas se lavaron con salmuera (15 mL x 2), se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida y el residuo resultante se purificó mediante TLC preparativa sobre gel de sílice (éter de petróleo:EtOAc = 1:4) para proporcionar 7-(5-((5-fluoro-2'-(1-hidroxipropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido blanco. Rendimiento: 71 mg. LCMS Método D: Rt = 1,019 min, (M+H)+ = 549,2.
Etapa 4. 2-(2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro-[ 1,1 '-bifenil]-2-il)propan-1-ol

A una disolución de 7-(5-((5-fluoro-2'-(1-hidroxipropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (35 mg, 0,064 mmol) en CH2Q2 (3 mL) se agregó HCl-MeOH (0,5 mL, 2 mmol, 4 M en MeOH) a 0-3 °C con agitación y la mezcla de reacción se agitó durante 1 h. La reacción se inactivó mediante la adición de H2O (5 mL) y se ajustó hasta pH = 12 con NaOH al 10 % ac. Se agregó salmuera (10 mL) y la mezcla se extrajo con CH2Cl2 (10 mL x 2). Las capas orgánicas combinadas se lavaron con salmuera (10 mL x 2), se secaron sobre Na2SO4, se filtraron y se concentraron a presión reducida para proporcionar 2-(2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro-[1,1'-bifenil]-2-il)propan-1-ol como un sólido pegajoso amarillo.
Etapa 5. 5-((7-(5-((5-fluoro-2'-( 1-hidroxipropan-2-il]-[ 1,1 '-bifenil]-2-il)oxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona

A una suspensión de 2-(2'-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro-[1,1'-bifenil]-2-il)propan-1-ol (20 mg, 0,45 mmol) y 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 7,3 mg,0,045 mmol) en MeOH anhidro (3 mL) se agregó NaBH3CN (5,8 mg, 0,09 mmol) en una atmósfera de nitrógeno y la mezcla se agitó a 60-65 °C durante 16 h. Un lote adicional de 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído (10 mg, 0,062 mmol) y NaBH3CN (7 mg, 0,11 mmol) se agregaron, la mezcla de reacción se agitó a 60-65 °C durante 18 h adicionales. La mezcla de reacción se concentró a presión reducida y se purificó mediante el método de RP-HPLC A para proporcionar 5-((7-(5-((5-fluoro-2'-(1-hidroxipropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona (sal de TFA) como un sólido blanco. Rendimiento: 13 mg. lCm S Método E: Rt = 1,752 min, (M+H)+ = 595,2 1H RMN (CD3OD): 58,45 (s, 1H), 7,74 (s, 1 H), 7,07-7,44 (m, 10 H), 4,35-4,50 (m, 2H), 3,40-3,95 (m, 9H), 3,10-3,25 (m, 1 H), 2,75-2,85 (m, 1 H), 1,95-2,20 (m, 4H), 1,00-1,25 (m, 3H). 19F RMN (C MeOD): 5 -117,47, -76,69 ~ - 77,90.
Ejemplo 70.
5-((7-(5-(4-fluoro-2-(morfolinometil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona
Etapa 1. 7-(5-(4-fluoro-2-(morfolina-4-carbonil)fenoxi)pihmidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terobutilo

A una disolución de ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico (Intermediario 33, Etapa 2, 60 mg, 0,13 mmol) en CH2G2 anhidro (5 mL) se agregó HATU (61 mg, 0,16 mmol), DIEA (168 mg, 1,3 mmol) y morfolina (113 mg, 1,3 mmol) y la mezcla se agitó a 7 °C durante 16 h. La mezcla de reacción se concentró a presión reducida y se purificó mediante cromatografía en gel de sílice (CH2G2: MeOH = 20: 1) para proporcionar 7-(5-(4-fluoro-2-(morfolina-4-carbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo bruto como un aceite marrón. Rendimiento: 60 mg. LCMS Método C: Rt = 0,700 min, (M+H)+ = 528,2.
Etapa 2. 7-(5-(4-fluoro-2-(morfolinometil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de 7-(5-(4-fluoro-2-(morfolina-4-carbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (50 mg, 0,09 mmol) en THF anhidro (5 mL) se agregó BH3-Me2S (0,2 mL, 10,0 M en Me2S) a 0 °C y la mezcla se agitó a 60 °C durante 4 h en N2. La mezcla de reacción se inactivó con MeOH (5 mL) a 0 °C y se agitó a 60 °C durante 0,5 h. La mezcla resultante se concentró a presión reducida para proporcionar un residuo que se purificó mediante cromatografía en gel de sílice (CH2G2 MeOH = 20: 1) para proporcionar 7-(5-(4-fluoro-2-(morfolinometil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido blanco. Rendimiento: 35 mg. LCMS Método C: Rt = 0,642 min, (M+H)+ = 514,2.
Etapa 3. 4-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobencil)morfolina

A una disolución de 7-(5-(4-fluoro-2-(morfolinometil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (35 mg, 0,05 mmol) en CH2Cl2 anhidro (3 mL) se agregó TFA (1 mL) y la mezcla se agitó a 10 °C durante 0,5 h en N2. La mezcla de reacción se concentró a presión reducida para proporcionar un residuo que se ajustó hasta pH 9-10 con disolución de NaOH al 10 % y se extrajo con EtOAc (5 mL). La capa orgánica se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar 4-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobencil)morfolina como un aceite marrón que se usó en la siguiente etapa.
Etapa 4. 5-((7-(5-(4-fluoro-2-(morfolinometil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H) -ona
A una disolución de 4-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobencil)morfolina (20 mg, bruta, 0,05 mmol) y 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 16 mg, 0,10 mmol) en MeOH anhidro (3 mL) se agregó NaBH3CN (17 mg, 0,25 mmol) en N2 y la mezcla de reacción se agitó a 55 °C durante 16 h.
La mezcla de reacción se concentró a presión reducida reacción para proporcionar un residuo que se purificó mediante el método de RP-HPLC F para proporcionar el compuesto 5-((7-(5-(4-fluoro-2-(morfolinometil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-benzo[d]imidazol-2(3H)-ona como un sólido blanco. Rendimiento: 7,10 mg. LCMS Método E: Rt = 1,635 min, (M+H)+ = 560,2. 1H RMN (CD3OD): 58,23 (s, 1H), 7,57 (s, 1H), 7,27 (dd, J = 9,2, 3,2 Hz, 1H), 7,00-7,05 (dd, J = 8,8, 4,4 Hz, 4H), 3,74-3,81 (m, 3H), 3,57-3,68 (m, 9H), 2,59-2,74 (m, 3H), 2,45-2,51 (m, 5H), 1,93-1,99 (s, 2H), 1,84 (t, J = 6,8 Hz, 2H). 19F RMN (CD3OD): 5 -121,05.
Ejemplo 71.
1-(7-(5-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-2-il)-2-metilpropan-2-ol

A una disolución de 4-cloro-5-yodopirimidina (2 g, 8,3 mmol) en MeCN (30 mL) se agregó 2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo (1,9 g, 8,3 mmol) y K2CO3 (2,3 g, 16,6 mmol) y la suspensión resultante se agitó a 90 °C durante 16 h. La mezcla se filtró y el filtrado se concentró y después se purificó mediante columna ISCO sobre gel de sílice (éter de petróleo: EtOAc = 10: 1 a 3: 1) para proporcionar 7-(5-yodopirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo como un sólido amarillo. Rendimiento: 3,4 g. lCm S Método C: Rt = 0,718 min, (M+H)+ = 431,1.
Etapa 2. 7-(5-((2-bromo-4-fluorofenil)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo

A un disolución de 7-(5-yodopirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo (350 mg, 0,813 mmol) y 2-bromo-4-fluoroanilina (186 mg, 0,976 mmol) y NaOBu (234 mg, 2,44 mmol) en tolueno anhidro (5 mL) se agregó Pd2(dba)3 (37 mg, 0,041 mmol) en N2 y la mezcla de reacción se selló y se calentó en un microondas a 120 °C durante 1 h. La mezcla después se diluyó con H2O (20 mL), se filtró y se extrajo con acetato de etilo (50 mL x 3). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y el filtrado se concentró a presión reducida y se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo:EtOAc (100:0 a 1:1) para proporcionar 7-(5-((2-bromo-4-fluorofenil)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de tercbutilo como un sólido marrón. Rendimiento: 485 mg. lCm S Método E: Rt = 2,229 min, (M+H)+ = 492,1,494,1 (isótopos de bromo).
Etapa 3. 7-(5-((2'-etil-5-fluoro-[1,1 '-bifenil]-2-il)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de tercbutilo

A una mezcla de 7-(5-((2-bromo-4-fluorofenil)amino)pirimidin-4-il)-2, 7-diazaspiro[3.5] nonano-2-carboxilato de tercbutilo (350 mg, 0,711 mmol), ácido (2-etilfenil) borónico (128 mg, 0,853 mmol) y Na2CO3 (226 mg, 2,133 mmol) en dioxano/H2O (20 mL/5 mL) se agregó Pd(dppf)Cl2 (52 mg, 0,071 mmol) en N2 y la mezcla de reacción se agitó a 100 °C durante 18 h. La mezcla después se diluyó con H2O (20 mL), se filtró y se extrajo con EtOAc (20 mL x 3). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y el filtrado se concentró a presión reducida y se purificó mediante cromatografía en columna sobre gel de sílice con elución con éter de petróleo:EtOAc (10:1 a 3:2) para proporcionar 7-(5-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo como un aceite rojo. Rendimiento: 300 mg. LCMS Método C: Rt = 0,803 min, (M+H)+ = 518,3.
Etapa 4. N-(2'-etil-5-fluoro-[ 1,1 '-bifenil]-2-il)-4-(2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-amina

A una disolución de 7-(5-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-2-carboxilato de terc-butilo (250 mg, 0,483 mmol) en DCM anhidro (20 mL) se agregó HCl-dioxano (5 mL, 4 M en dioxano) a 0 °C y la mezcla se agitó a 20-24 °C durante 2 h. El residuo resultante se concentró a presión reducida y vacío alto para proporcionar sal de HCl de N-(2'-etil-5-fluoro-[1,1 '-bifenil]-2-il)-4-(2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-amina como un aceite gris, que se usó en la siguiente etapa sin purificación adicional.
Etapa 5. 1-(7-(5-((2'-etil-5-fluoro-[ 1,1 '-bifenil]-2-il)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-2-il)-2-metilpropan-2-ol
Una disolución de N-(2'-etil-5-fluoro-[1,1'-bifenil]-2-il)-4-(2-(3,3,3-trifluoropropil)-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-amina (20 mg, 0,05 mmol), 2,2-dimetiloxirano (5 mg, 0,07 mmol) y Et3N (24 mg, 0,4 mL, 0,24 mmol) en EtoH anhidro (3 mL) se agitó a 60 °C durante 18 h. La mezcla se concentró a presión reducida y se purificó mediante el método de RP-HPLC A para proporcionar 1-(7-(5-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-2-il)-2-metilpropan-2-ol (sal de TfA) como un aceite incoloro. Rendimiento: 15,8 mg. LCMS Método C: Rt = 0,616 min, (M+H)+ = 490,1. 1H RMN (CD3OD): 58,39 (s, 1H), 7,68 (s, 1H), 7,30-7,40 (m, 2H), 7,15-7,25 (m, 1H), 7,05-7,15 (m, 2H), 6,98 (d, J = 8,4 Hz, 1 H), 6,85-6,95 (m, 1 H), 4,15-4,25 (m, 2H), 3,95-4,05 (m, 2H), 3,65-3,85 (m, 4H), 3,25-3,35 (m, 2H), 2,40-2,55 (m, 2H), 1,70-2,00 (m, 4H), 1,27 (s, 1H), 1,08 (t, J = 7,6 Hz, 3H). 19F RMN (CD3OD): 5 -76,88, -122,09.
Ejemplo 72.
1-((6-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)metil)ciclohexan-1 -ol
Etapa 1. 6-(5-(4-fluoro-2-(1-isopropil-3-(thfluorometil)-1H-pirazol-5-il)fenoxi)pihmidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

A un matraz de fondo redondo se agregó 6-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (Intermediario 20, 1 g, 1 eq.), ácido (1-isopropil-3-(trifluorometil)-1H-pirazol-5-il)borónico (598 mg, 1,25 eq,), Sphos palladacicle 2a generación (47 mg, 0,03 eq.; núm. CAS 1375325-64-6) y fosfato de potasio tribásico (1,37 g, 3 eq.). A esta mezcla sólida se agregó dioxano (5.6 mL) y agua (1,4 mL). La disolución resultante se purgó con una corriente de nitrógeno durante 1 min y se calentó a reflujo durante la noche. La mezcla de reacción después se diluyó con EtOAc y agua. Las fases se separaron y la fase acuosa se retroextrajo con EtOAc dos veces. Las fases orgánicas combinadas se secaron sobre MgSO4 y el filtrado se concentró. El residuo bruto se purificó mediante cromatografía rápida (80 g SiO2, acetato de etilo / hexanos como los eluyentes) que proporcionó 6-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (1,0 g) como un sólido blanco.
Etapa 2. 2-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano (Intermediario 101)

A un matraz de fondo redondo se agregó 6-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (200 mg, 1 eq.), DCM (2 mL) y TFA (2 mL) y la mezcla de reacción se agitó durante 30 min a RT. Las sustancias volátiles después se retiraron al vacío y el residuo bruto se coevaporó con diclorometano dos veces para proporcionar sal de bis-TFA de 2-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano (es decir, Intermediario 101).
Etapa 3. 1-((6-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)metil)ciclohexan-1 -ol
A un matraz de fondo redondo se agregó sal de bis-TFA de 2-(5-(4-fluoro-2-(1 -isopropil-3-(trifluorometil)-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano (20 mg, 1 eq.), 1-oxaspiro[2,5]octano (16 mg, 5 eq.), trietilamina (21 pL, 5 eq.) e isopropanol (2 mL). El matraz se tapó y la mezcla se calentó a 70 °C durante la noche. Las sustancias volátiles después se retiraron al vacío y el material bruto se purificó mediante el método de RP-HPLC A que proporcionó 1 -((6-(5-(4-fluoro-2-(1 -isopropil-3-(trifluorometil)-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)metil)ciclohexan-1-ol (2,42 mg) como un aceite incoloro. LCMS Método G: Rt = 5,58 min.; M+H = 575,68. 1H RMN (d4-MeOH) 8,41 (s, 1 H), 7,84 (s, 1 H), 7,25 - 7,38 (m, 3H), 6,67 (s, 1H), 4,58 (s a, 2H), 4,20 -4,49 (m, 6H), 3,12 - 3,32 (m, 7H), 1,39 (m , 5H), 1,24 - 1,30 (m, 6H).
Ejemplo 73.
N-(2-amino-2-oxoetil)-N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida

Etapa 1. 7-(5-(2-(N-(cianometil)isobutiramido)-4-fluorofenoxi)pihmidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

A una disolución de 7-(5-(4-fluoro-2-isobutiramidofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo (100 mg, 0,2 mmol) en THF anhidro (4 mL) se agregó NaH (24 mg, 1,0 mmol) en N2, después la mezcla de reacción se agitó a RT durante 30 min, se agregó 2-bromoacetonitrilo (48 mg, 0,4 mmol) y la mezcla de reacción se agitó a RT durante 12 h. El disolvente se retiró a presión reducida y el residuo se dividió con EtOAc (10 mL) y H2O (5 mL). La capa orgánica se lavó con salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar 7-(5-(2-(N-(cianometil)isobutiramido)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite marrón. Rendimiento: 100 mg. Método de LCMS E: Rt = 1,190 min, (M+H)+ = 539,3.
Etapa 2. N-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-(2-amino-2-oxoetil)isobutiramida

A una disolución de 7-(5-(2-(N-(cianometil)isobutiramido)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (100 mg, 0,185 mmol) en CH2Cl2 anhidro (10 mL) se agregó TFA (2 mL) en N2 y la mezcla de reacción se agitó a RT durante 2 h. El disolvente se retiró a presión reducida para proporcionar un residuo y el pH se ajustó hasta 9-10 con NaOH al 10 %. Después, la mezcla se extrajo con CH2Cl2 (10 mL x 3). Las capas orgánicas se concentraron a presión reducida para proporcionar N-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-(2-amino-2-oxoetil)isobutiramida como un aceite marrón que se usó para la siguiente etapa sin purificación adicional. Rendimiento: 80 mg. LCMS Método E: Rt = 1,714 min, (M+H)+ = 457,2.
Etapa 3. N-(2-amino-2-oxoetil)-N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida
A una disolución de N-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-(2-amino-2-oxoetil)isobutiramida (40 mg, bruta) y 2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 29 mg, 0,18 mmol) en MeOH anhidro (4 mL) se agregó tamices moleculares 4Á (50 mg), después la reacción se agitó a 50 °C durante 2 h en N2. Después de 2 h, se agregó NaBH3CN (28 mg, 0,45 mmol) en la disolución y la mezcla de reacción se agitó a 50 °C durante 12 h. La mezcla de reacción después se filtró, se concentró a presión reducida y se purificó mediante el método de RP-HPLC G para proporcionar N-(2-amino-2-oxoetil)-N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida como un sólido blanco. Rendimiento: 7,00 mg. LCMS Método E: Rt = 1,498 min, (M+H)+ = 603,3. 1H RMN (CD3OD): 58,30 (s, 1 H),
7,76 (d, J = 2,4 Hz, 1 H), 7,52 (d, J = 8,8 Hz, 1 H), 7,15 (t, J = 8,0 Hz, 1 H), 6,87-7,03 (m, 4 H), 4,73 (dd, J = 16,4, 3,6 Hz, 1 H), 3,82 (dd, J =16,0, 4,8 Hz, 1 H), 3,56-3,85 (m, 5 H), 2,45-2,69 (m, 5 H), 1,81 -1,94 (m, 5 H), 1,05 (dd, J = 36,8, 6,8 Hz, 6 H). 19F RMN (CD3OD): 5 -119,24.
Ejemplo 74.
N-(5-fluoro-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)fenil)propano-2-sulfonamida

Etapa 1. 2-(5-(4-fluoro-2-(1-metiletilsulfonamido)fenoxi)pihmidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terobutilo

Un matraz se cargó con 7-(5-bromopirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (1,264 g, 3,3 mmol), N-(5-fluoro-2-hidroxifenil)propano-2-sulfonamida (0,727 g, 3,16 mmol), CuI (30 mg, 0,16 mmol), K3PO4 (1,34 g, 6,3 mmol) y ácido picolínico (20 mg, 0,16 mmol) y se desgasificó y se volvió a llenar con N2 tres veces. Se agregó DMSO anhidro (10 mL) y la mezcla se desgasificó, se volvió a llenar con N2 y la mezcla de reacción se calentó a 80 °C durante 16 h. La mezcla de reacción se diluyó con EtOAc, se lavó con H2O, salmuera, se secó sobre Na2SO4 anhidro y se filtró. El filtrado se concentró hasta secarse y el residuo resultante se purificó mediante cromatografía rápida al usar DCM/MeOH como un eluyente para proporcionar 1,33 g de 2-(5-(4-fluoro-2-(1-metiletilsulfonamido)fenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo. Método de LCMS B: Rt = 1,35 min, (M+H)+ = 536,3.
Etapa 2. N-(2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)propano-2-sulfonamida
Una mezcla de 2-(5-(4-fluoro-2-(1-metiletilsulfonamido)fenoxi) pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (526 mg, 0,98 mmol) en MeOH (10 mL) que contenía 4 M HCl/dioxano (4 mL) se agitó a RT durante 30 min. La mezcla de reacción se concentró a presión reducida para proporcionar N-(2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)propano-2-sulfonamida como la sal de HCl. LCMS Método B: Rt = 0,56 min, (M+H)+ = 436,1.
Etapas 3-5. N-(5-fluoro-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)fenil)propano-2-sulfonamida
Las Etapas 3-5 se llevaron a cabo como se describe para las Etapas 3-5 del Ejemplo 6A. LCMS Método A: Rt = 0,68 min, (M+H)+ = 625,1. 1H RMN (CD3OD) 5: 8,50 (s, 1H), 7,62 (s a, 1H), 7,35 (dd, J= 8,8, 1,6 Hz, 1H), 7,24 (dd, J= 8,8, 1,6 Hz, 1 H), 7,03 (m, 1H), 4,64 (m, 2H), 4,22 (m, 2H), 3,58 (d, J = 12,4 Hz, 2H), 3,47 (m, 1H), 3,17 (m, 1H), 3,03-2,94 (m, 7H), 2,28 (d, J = 13,6 Hz, 2 H), 2,13 (d, J = 12,8 Hz, 2 H), 2,06 (d, J = 10,8 Hz, 2 H), 1,87 (d, J = 12,8 Hz, 2 H), 1,81 (m, 1H), 1,41 (d, J = 6,8 Hz, 6 H), 1,36 (m, 2H), 1,17 (m, 2H).
Ejemplo 75.
7-(5-(4-fluoro-2-(N-metilisobutiramido)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo

Etapa 1: 7-(5-(2-amino-4-fluorofenoxi)pihmidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tero-butilo (Intermediario 102)

A una mezcla de 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11,2,0 g, 4,0 mmol) y NaN3 (1,63 g, 25 mmol) en EtOH (20 mL) y H2O (10 mL) se agregó CuI (1,0 g, 5,0 mmol) y ascorbato de sodio (0,5 g, 2,5 mmol) en N2 y la mezcla de reacción se agitó a 100 °C durante 24 h. La mezcla de reacción se filtró a través de Celite y se concentró a presión reducida para proporcionar un residuo que se purificó mediante cromatografía en columna sobre gel de sílice (elución con DCM: MeOH = 1: 0 ~ 10: 1) para proporcionar 7-(5-(2-amino-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido marrón claro. Rendimiento: 1,4 g. LCMS Método C: Rt = 0,724 min, (M+H)+ = 430,1.
Etapa 2. 7-(5-(4-fluoro-2-isobutiramidofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 103)

A una mezcla de 7-(5-(2-amino-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (700 mg, 1,63 mmol) en piridina (20 mL) se agregó cloruro de isobutirilo (1,73 g, 16,3 mmol) en N2 y la mezcla de reacción se agitó a 19-21 °C durante 12 h. El disolvente se retiró a presión reducida para proporcionar un residuo que se extrajo con EtOAc (20 mL) y H2O (10 mL). La capa orgánica se lavó con salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar 7-(5-(4-fluoro-2-isobutiramidofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un aceite marrón. Rendimiento: 700 mg. Método de LCMS C: Rt = 0,732 min, (M+H)+ = 500,1.
Etapa 3. 7-(5-(4-fluoro-2-(N-metilisobutiramido)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo
A una mezcla de 7-(5-(4-fluoro-2-isobutiramidofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de tercbutilo (400 mg, 0,80 mmol) y CH3I (500 mg, 3,5 mmol) en THF anhidro (10 mL) se agregó NaH (96 mg, 4,00 mmol) en N2 y la mezcla de reacción se agitó a 12-21 °C durante 2 h. El disolvente se retiró a presión reducida para proporcionar un residuo que se extrajo con EtOAc (10 mL) y H2O (5 mL). La capa orgánica se lavó con salmuera (20 mL), se secó sobre Na2SO4 anhidro, se filtró y se concentró a presión reducida para proporcionar un residuo que se purificó mediante cromatografía en columna sobre gel de sílice (elución con DCM: MeOH = 1: 0 ~ 10: 1) para proporcionar 7-(5-(4-fluoro-2-(N-metilisobutiramido)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo como un sólido blanco. Rendimiento: 201 mg. LCMS Método D: Rt = 0,995 min, (M+H)+ = 514,1. 1H RMN (CD3OD): 58,29-8,34 (m, 1
H), 7,78 (s, 1 H), 7,33 (d, J = 8,0 Hz, 1 H), 7,17-7,21 (m, 1 H), 6,85-7,05 (m, 1 H), 3,35-3,81 (m, 8 H), 2,57-2,62 (m, 1 H), 1,88-1,97 (m, 5 H), 1,45 (s, 11 H), 1,05 (dd, J = 18,8, 6,8 Hz, 6 H). 19F RMN (CD3OD): 5 -119,09.
Ejemplo 76.
N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilisobutiramida

A una disolución de 7-(5-(4-fluoro-2-(N-metilisobutiramido)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Ejemplo 75, 70 mg, 0,14 mmol) en CH2G2 anhidro (10 mL) se agregó TFA (2 mL) en N2 y la mezcla de reacción se agitó a 19-25 °C durante 5 h. El disolvente se retiró a presión reducida y el residuo resultante se ajustó hasta pH 9-10 con disolución de NaOH al 10 %. El residuo bruto después se extrajo con CH2G2 (3x15 mL). La capa orgánica se concentró a presión reducida para proporcionar N-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-metilisobutiramida como un aceite marrón que se usó en la siguiente etapa sin purificación adicional.
Etapa 2. N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilisobutiramida
A una mezcla de N-(2-((4-(2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-metilisobutiramida (55 mg, 0,15 mmol) y 2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-carbaldehído (Intermediario 40, 45 mg, 0,28 mmol) en MeOH anhidro (2 mL) y HOAc (0,1 mL) se agregó NaBH3CN (43,4 mg, 0,7 mmol) en N2 y la mezcla de reacción se agitó a 65 °C durante 2 h, en dicho tiempo la LCMS mostró que el material de partida se había consumido. La mezcla de reacción se filtró y se concentró a presión reducida y el residuo resultante se diluyó con MeOH (5 mL), se purificó mediante el método de HPLC preparativa G para proporcionar N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilisobutiramida como un sólido blanco. Rendimiento: 7,8 mg. LCMS Método E: Rt = 0,936 min, (M+H)+ = 560,1. 1H RMN (CD3OD): 5 8,29 (s, 1 H), 7,74 (s, 1 H), 7,32 (d, J = 8,4 Hz, 1 H), 7,14 (s a, 1 H), 6,87-6,91 (m, 4 H), 3,60-3,73 (m, 2 H), 3,61 (d, J = 4,4 Hz, 2 H), 3,21 (s, 3 H), 2,45-2,67 (m, 6 H), 1,79-1,95 (m, 5 H), 1,06 (d, J = 6,8 Hz, 6 H). 19F RMN (CD3OD): 5 -119,16.
Ejemplo 77.
5-((7-(5-(4-fluoro-2-isobutilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona

A un matraz de fondo redondo se agrego 7-(5-(2-bromo-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (Intermediario 11,50 mg, 1 eq.) y THF (1 mL) y la disolución se purgó con una corriente de nitrógeno durante 1 min. Se agrego bromuro de bencilzinc (610 pL, 0,5 M en THF, 3 eq.) y la disolución se purgo con una corriente de nitrógeno. Se agregó Pd(PtBu3)2 (3 mg, 0,05 eq.) y la disolución se purgó con una corriente de nitrógeno durante 1 min y la disolución se calentó hasta 60 °C. La mezcla de reacción después se enfrió hasta RT. Se agregó Celite a la disolución y se concentró al vacío. El residuo bruto se purificó mediante cromatografía rápida (12 g de SiÜ2, acetato de etilo / hexanos) con el uso de una técnica de carga seca. Las fracciones correspondientes se combinaron y concentraron, lo que proporcionó 7-(5-(2-bencil-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo (70 mg).
Etapas 2-4. 5-((7-(5-(2-bencil-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona
El producto del título se sintetizó a partir de 7-(5-(2-bencil-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo según los métodos descritos en las Etapas 3-4 del Ejemplo 41. LCMS Método G: Rt = 4,07 min.; M+H = 551,59.
Ejemplo 78.
2-(3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano

Etapa 1. 6-(3-(2-cloro-4-fluorobencil)piridin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

A una disolución de 6-(3-bromopiridin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo (63 mg, 0,178 mmol) en THF anhidro (4 mL) en atmósfera de N2 se agregó disolución de bromuro de (2-cloro-4-fluorofenil)zinc(II) en Th F (0,7 mL, 0,35 mmol, 0,5 M) y posteriormente Pd(PBu3)2 (6 mg, 7 %mol) y la mezcla se calentó a 70 °C durante 1,5 h. La mezcla de reacción se diluyó con EtOAc, se lavó con NH4Cl acuosa, salmuera, se secó sobre Na2SO4 anhidro, se filtró y el filtrado se concentró hasta secarse. El residuo se purificó mediante cromatografía rápida y posteriormente mediante el método de HPLC preparativa A para proporcionar 29 mg de 6-(3-(2-cloro-4-fluorobencil)piridin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo como una sal de TFA. LCMS Método B: Rt = 1,17 min.; M+H = 418,1.
Etapa 2. 6-(3-((2'-etil-5-fluoro-[1,1 '-bifenil]-2-il)metil)piridin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo

Se mezclaron sal de TFA de 6-(3-(2-cloro-4-fluorobencil)piridin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de tercbutilo (29 mg, 0,055 mmol), ácido (2-etilfenil)borónico (9,8 mg, 0,065 mmol), K3PO4 (80 mg, 0,38 mmol), SPhos-Pd-G2 (8 mg) y dioxano (2 mL) y H2O (1 mL) en atmósfera de N2 y se calentaron a 110 °C durante 15 min en un microondas. La mezcla de reacción se diluyó con EtOAc, se lavó con H2O, salmuera, se secó sobre Na2SO4 anhidro, se filtró y el filtrado se concentró hasta secarse. El residuo se purificó mediante cromatografía rápida para proporcionar 16 mg de 6-(3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de terc-butilo. LCMS Método B: Rt = 1,34 min.; M+H = 488,1.
Etapa 3 :2-(3-((2'-etil-5-fluoro-[1,1 ’-bifenil]-2-il)metil)piridin-4-il)-2,6-diazaspiro[3.3]heptano

Se disolvió 6-(3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-2,6-diazaspiro[3.3]heptano-2-carboxilato de tercbutilo en 20 % de TFA/DCM (1 mL) y se agitó a RT durante 30 min. Los disolventes se retiraron para proporcionar 2-(3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-2,6-diazaspiro[3.3]heptano como la sal de TFA que se usó para la siguiente etapa sin purificación adicional.
Etapa 4. 2-(3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano
Se disolvió 2-(3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-2,6-diazaspiro[3.3]heptano en MeOH (2 mL), se agregó K2CO3 (40 mg) y la mezcla resultante se agitó durante 10 min y se filtró a través de un filtro HPLC micro. El filtrado se concentró hasta secarse para proporcionar amina libre. Un tercio de la amina se disolvió en DCM (1 mL) y a esta disolución se agregó 1 gota de HOAc y tetrahidro-2H-piran-4-carbaldehído (1 gota), y posteriormente NaBH(OAc)3 (18 mg, 0,085 mmol). La mezcla se agitó a RT durante 30 min y se concentró para retirar el disolvente. El residuo resultante se purificó mediante el método de HPLC preparativa A para proporcionar 1,93 mg de 2-(3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano como una sal de TFA. LCMS Método B: Rt = 0,89 min.; M+H = 496,1. 1H RMN (CD3OD) 5: 7,99 (d, J = 7,2 Hz, 1H), 7,46 (s, 1 H), 7,35 (s, 1 H), 7,26 (m, 1H), 7,21-7,18 (m, 2H), 6,99 (m, 2H), 6,44 (d, J = 7,2 Hz, 2H), 4,43 (m, 4H), 3,95 (m, 2H), 3,84
(d, J = 16,4 Hz, 2H), ), 3,71 (d, J = 16,4 Hz, 2H),3,41 (m, 2H), 3,12 (d, J = 7,2 Hz, 2H), 2,31 (m, 2H), 1,90 (m, 1H), 1,61 (m, 2H), 1,34 (m, 2H), 1,06 (t, J = 7,6 Hz, 3H).
Ejemplos 79-240.
Los Ejemplos 79-240 se prepararon según el procedimiento descrito en la Tabla 9 al usar los materiales de partida apropiados. Los datos de caracterización para los Ejemplos 79-240 se muestran en la Tabla 10.
Tabla 9 Ejemplos 79-240
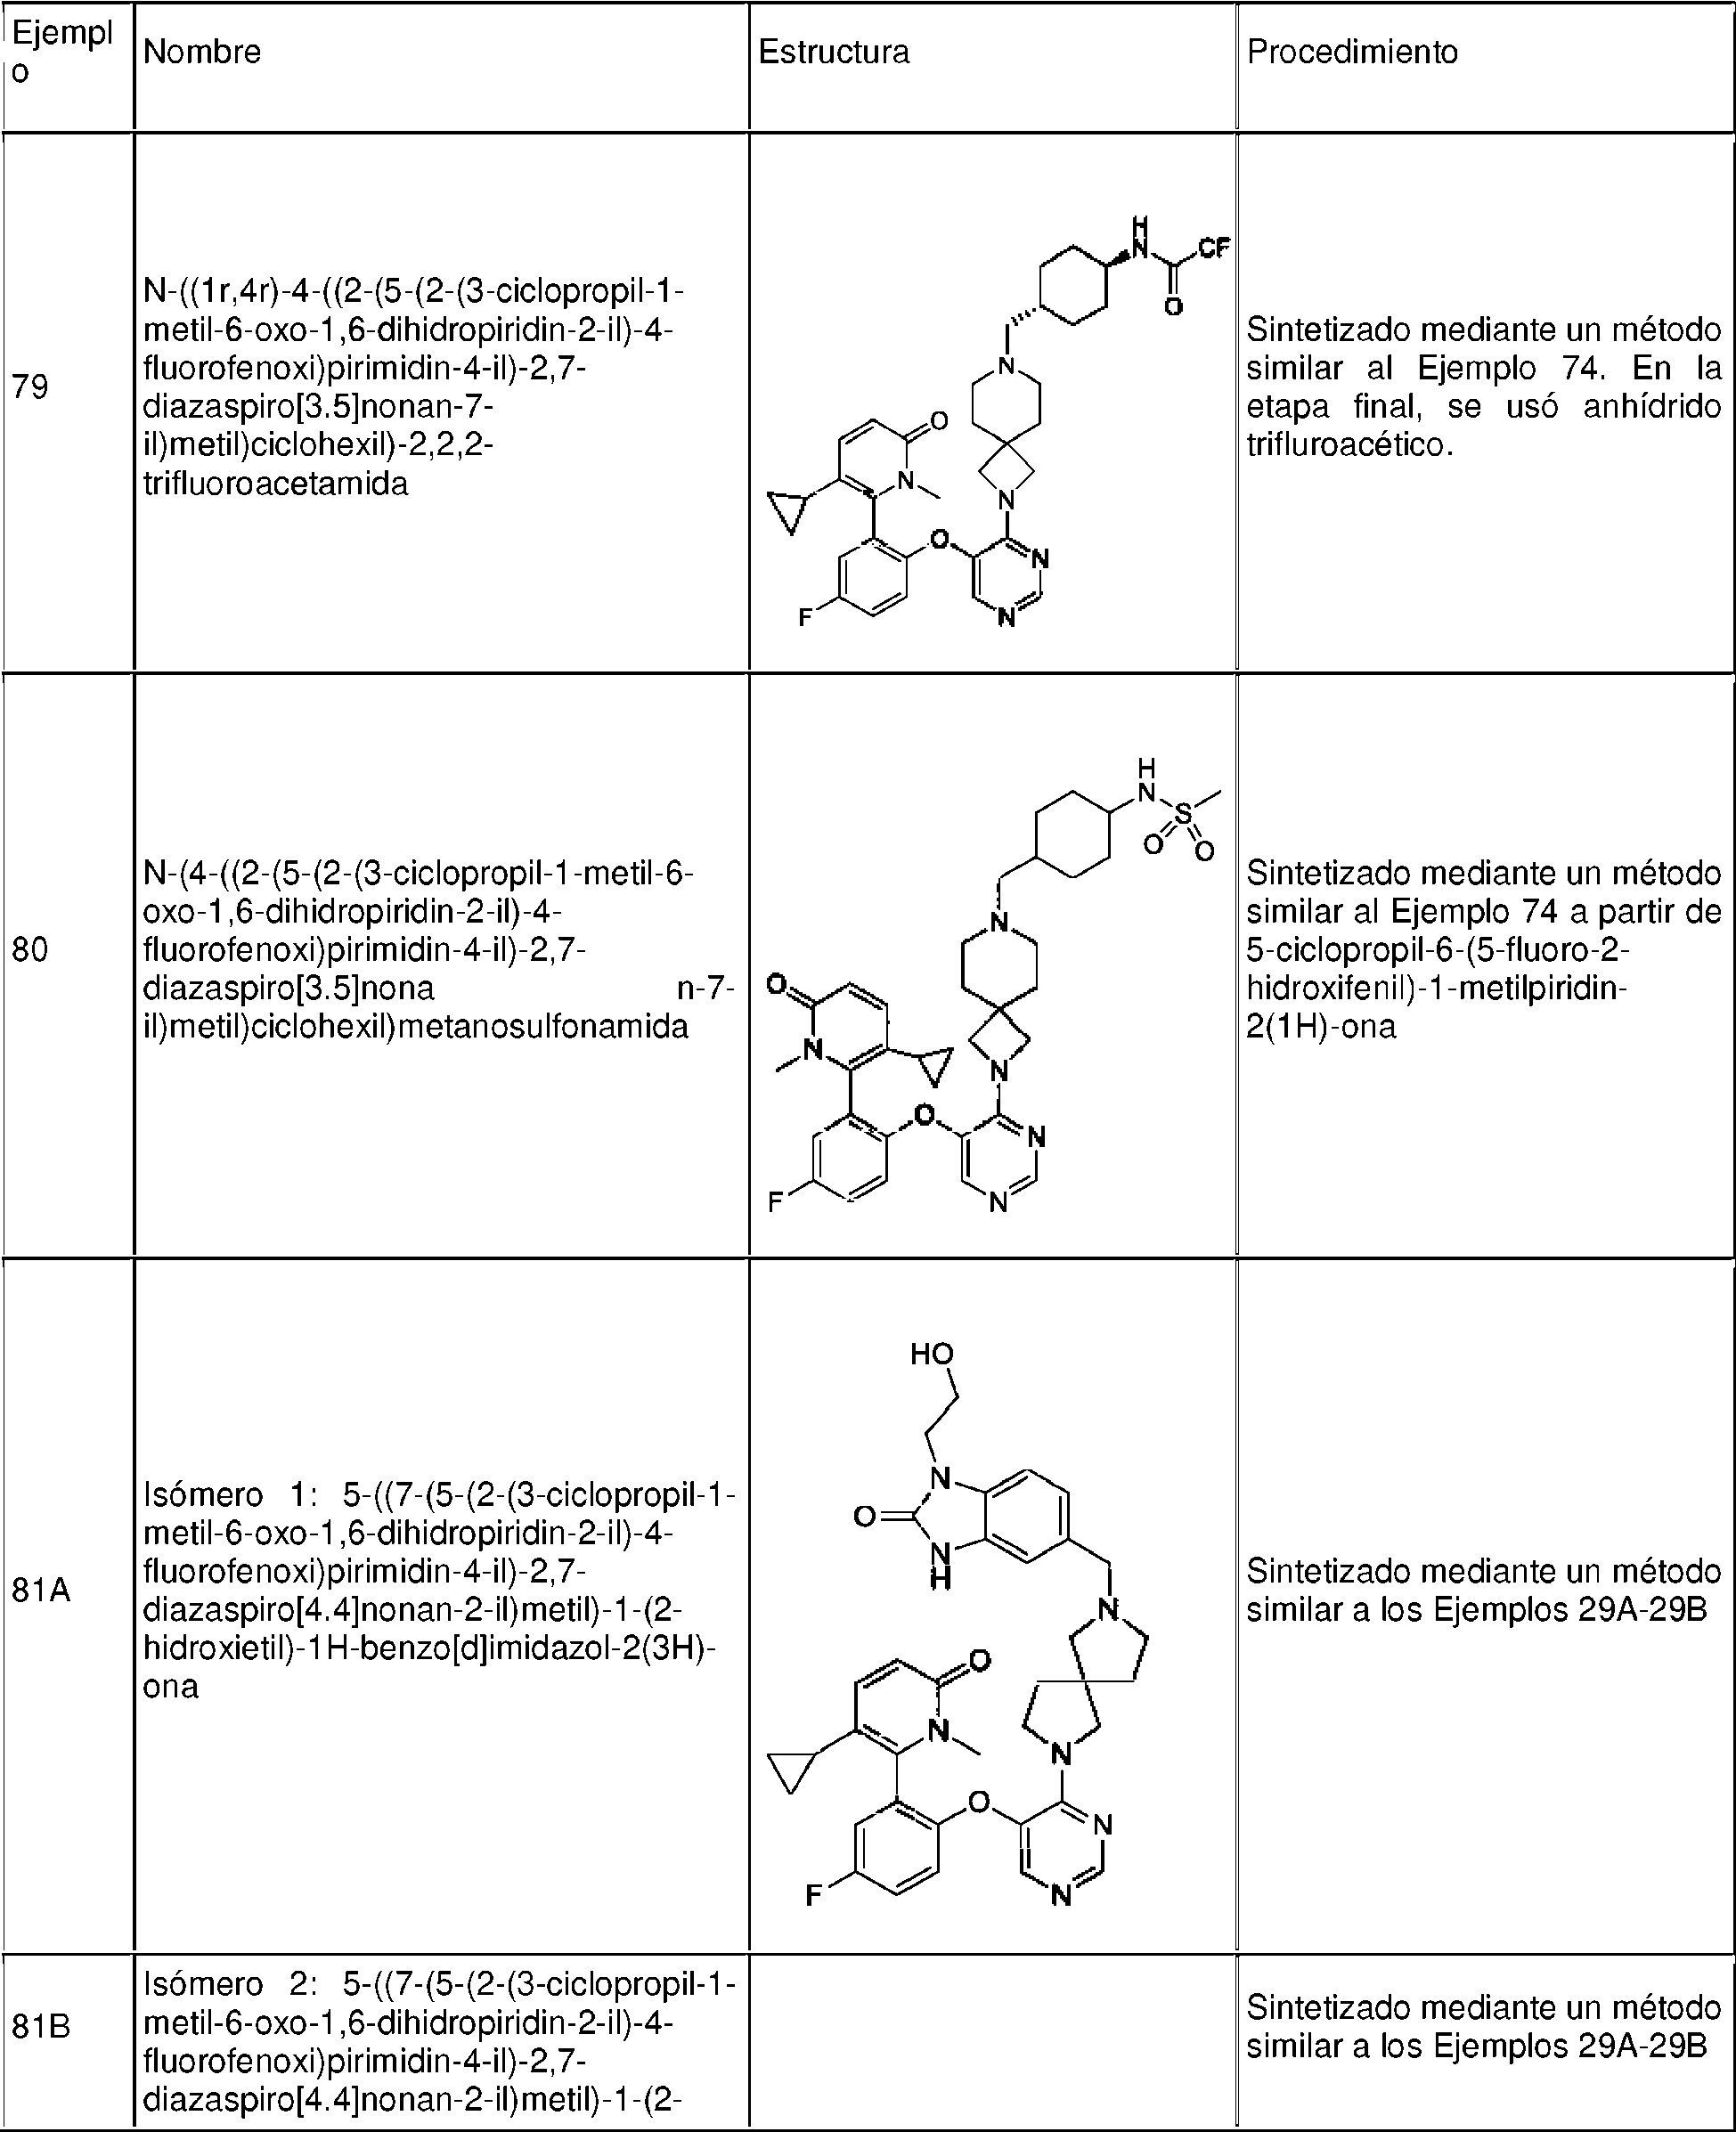


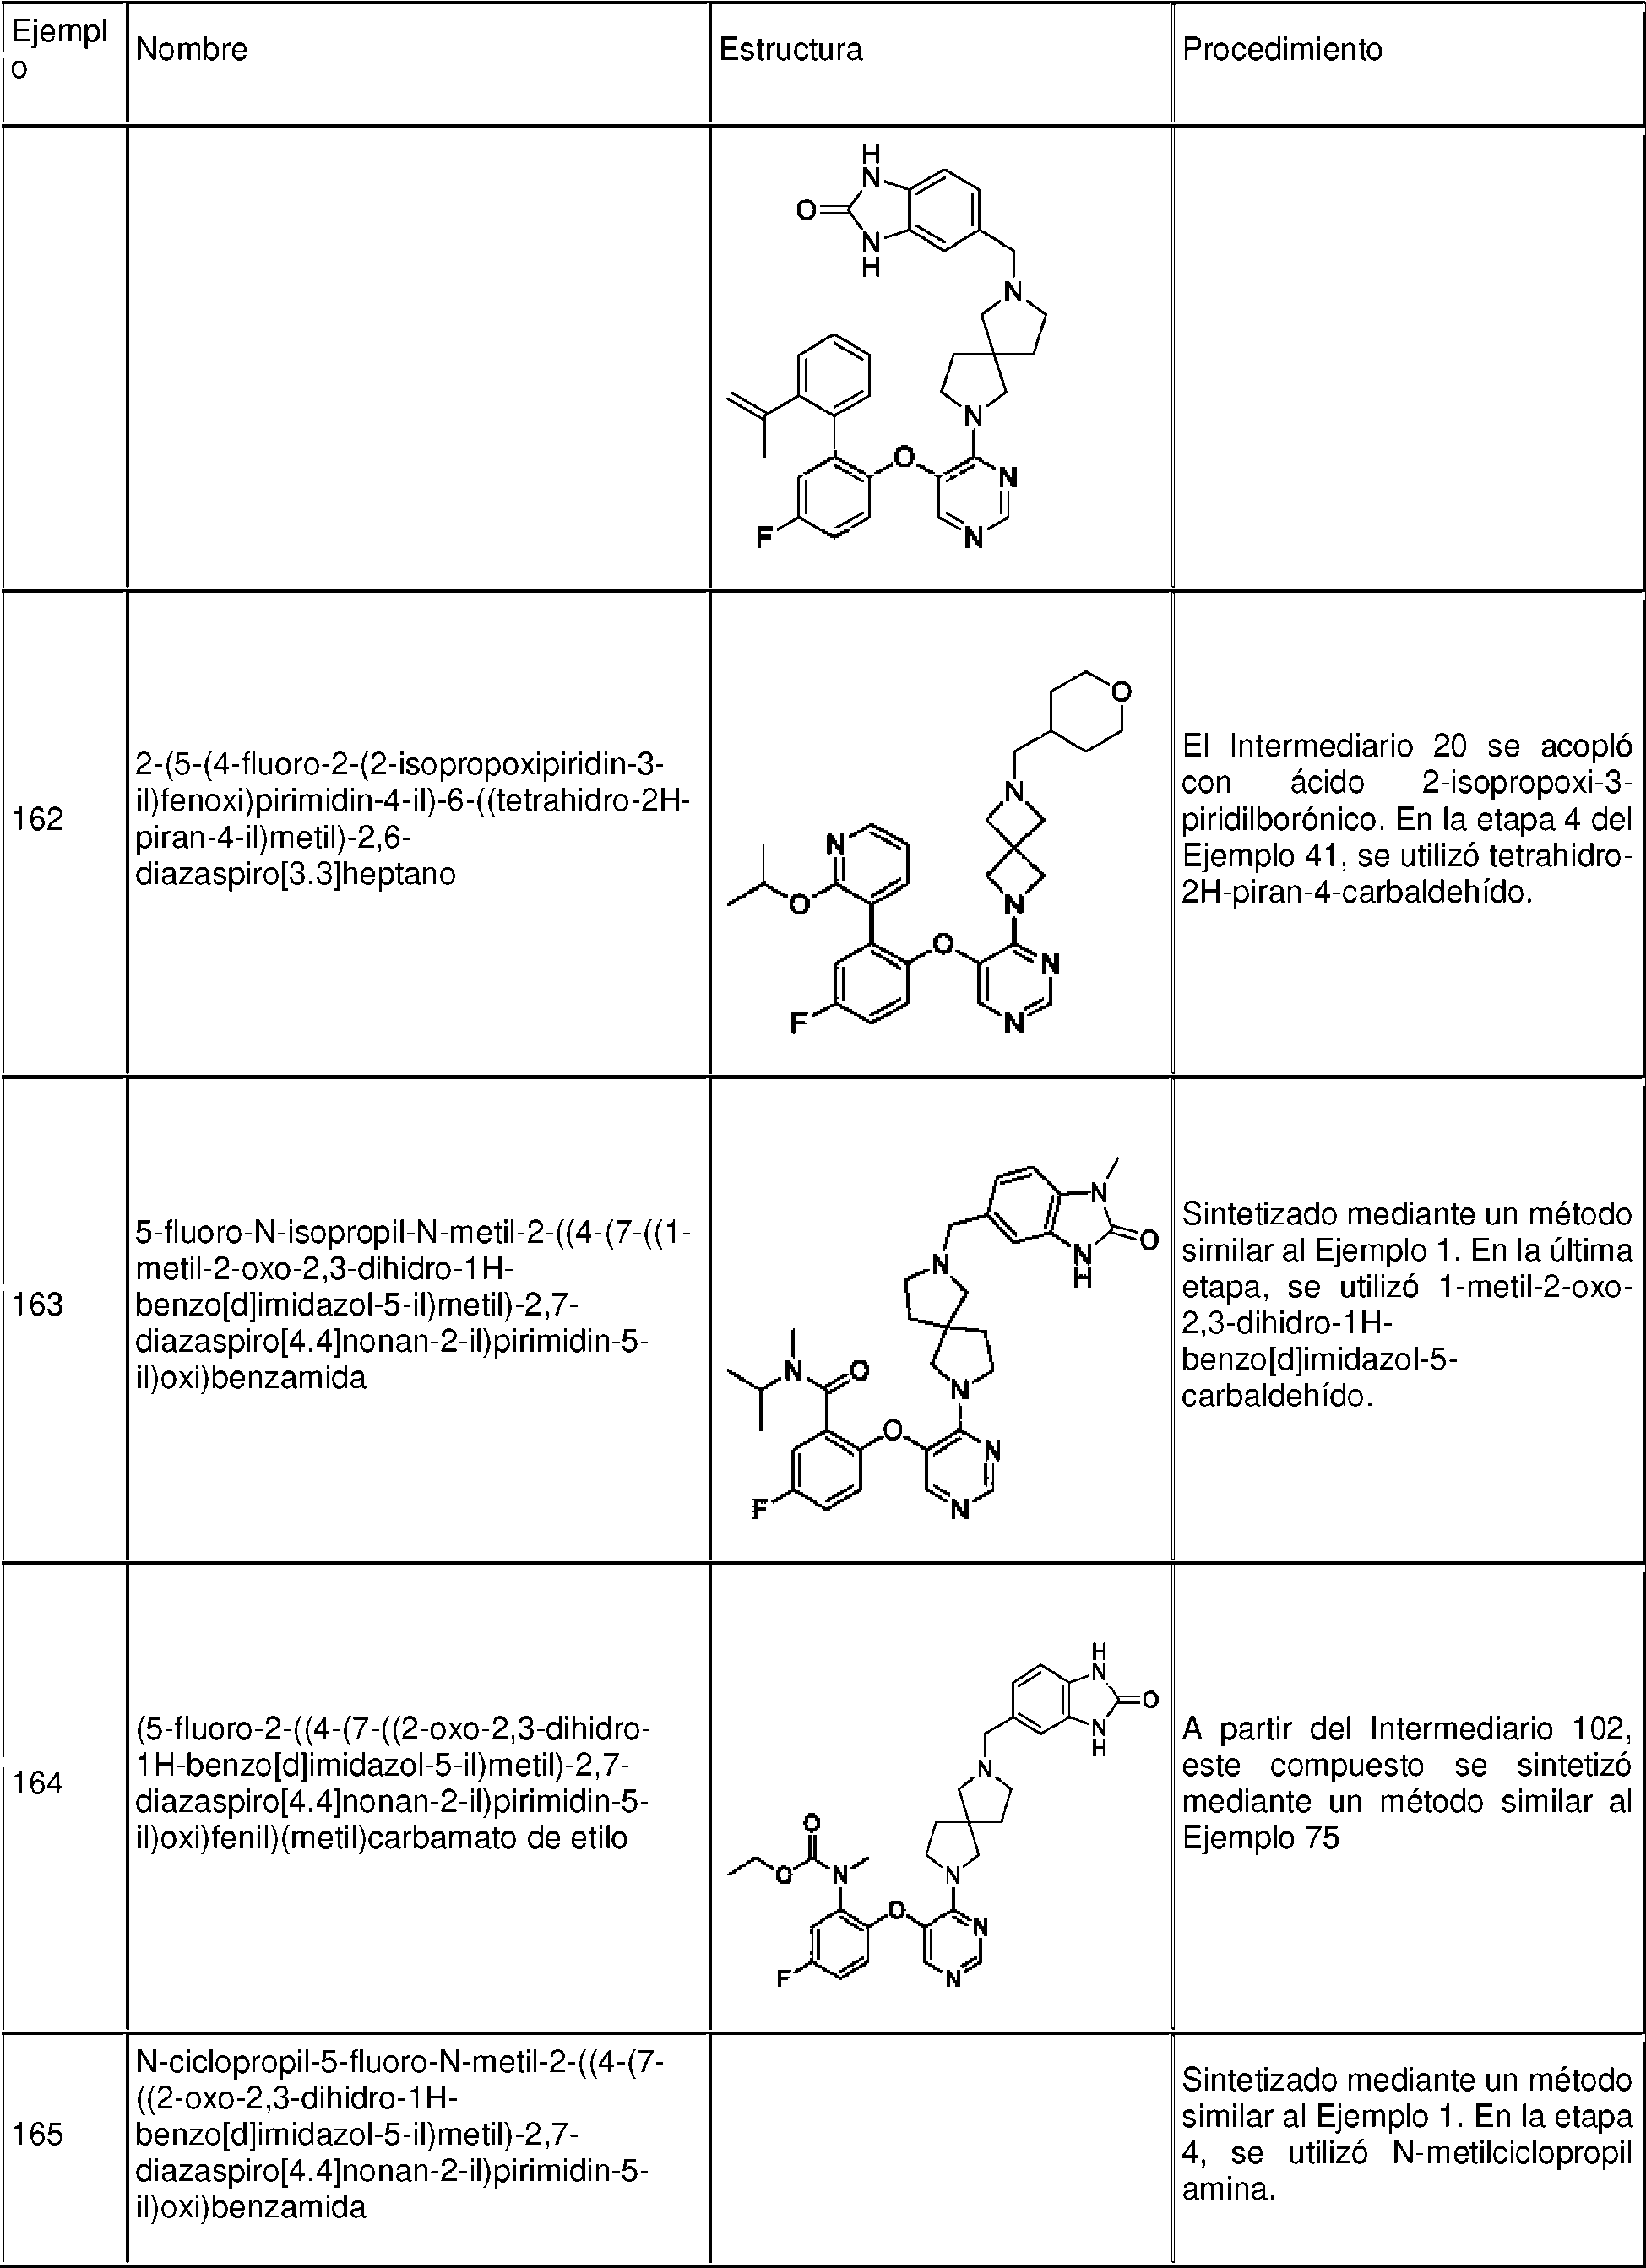


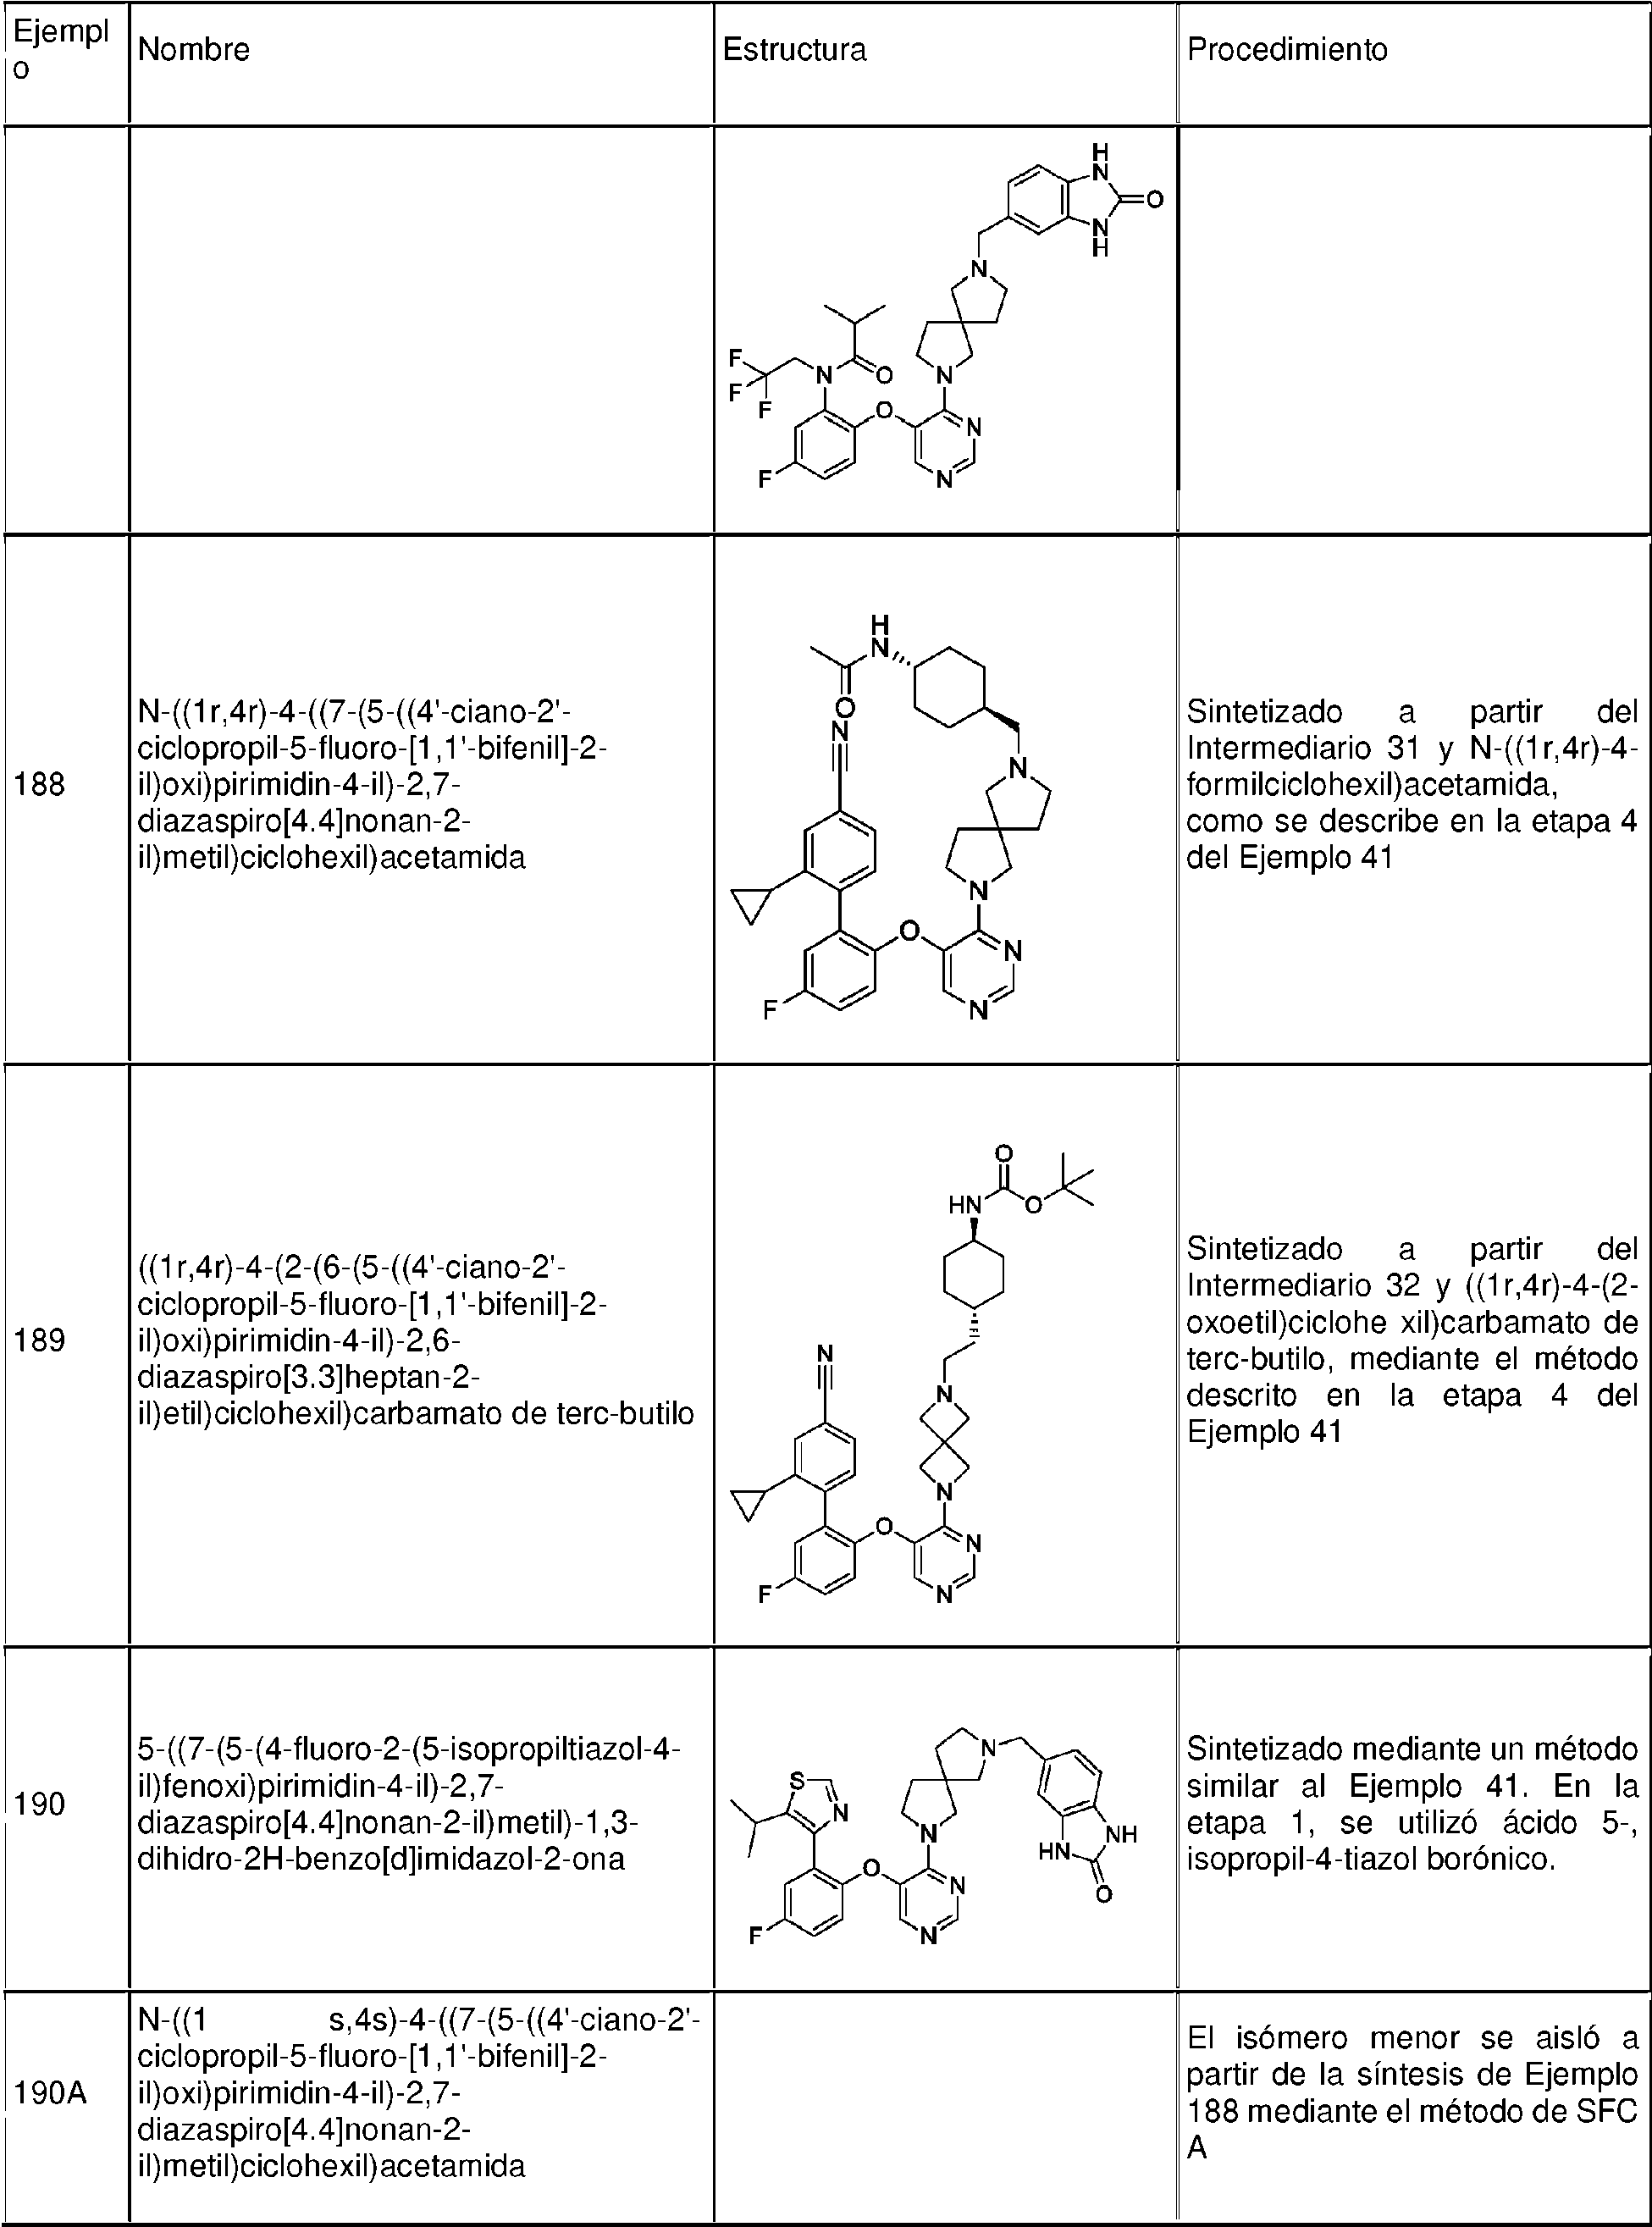


Tabla 10. Datos de caracterización para los Ejemplos 79-240.


Ejemplos 241-249.
Los Ejemplos 241-249 se prepararon según el procedimiento descrito en la Tabla 11 al usar los materiales de partida apropiados. Los datos de caracterización para los Ejemplos 241-249 se muestran en la Tabla 12.
Tabla 11. Ejemplos 241 -249


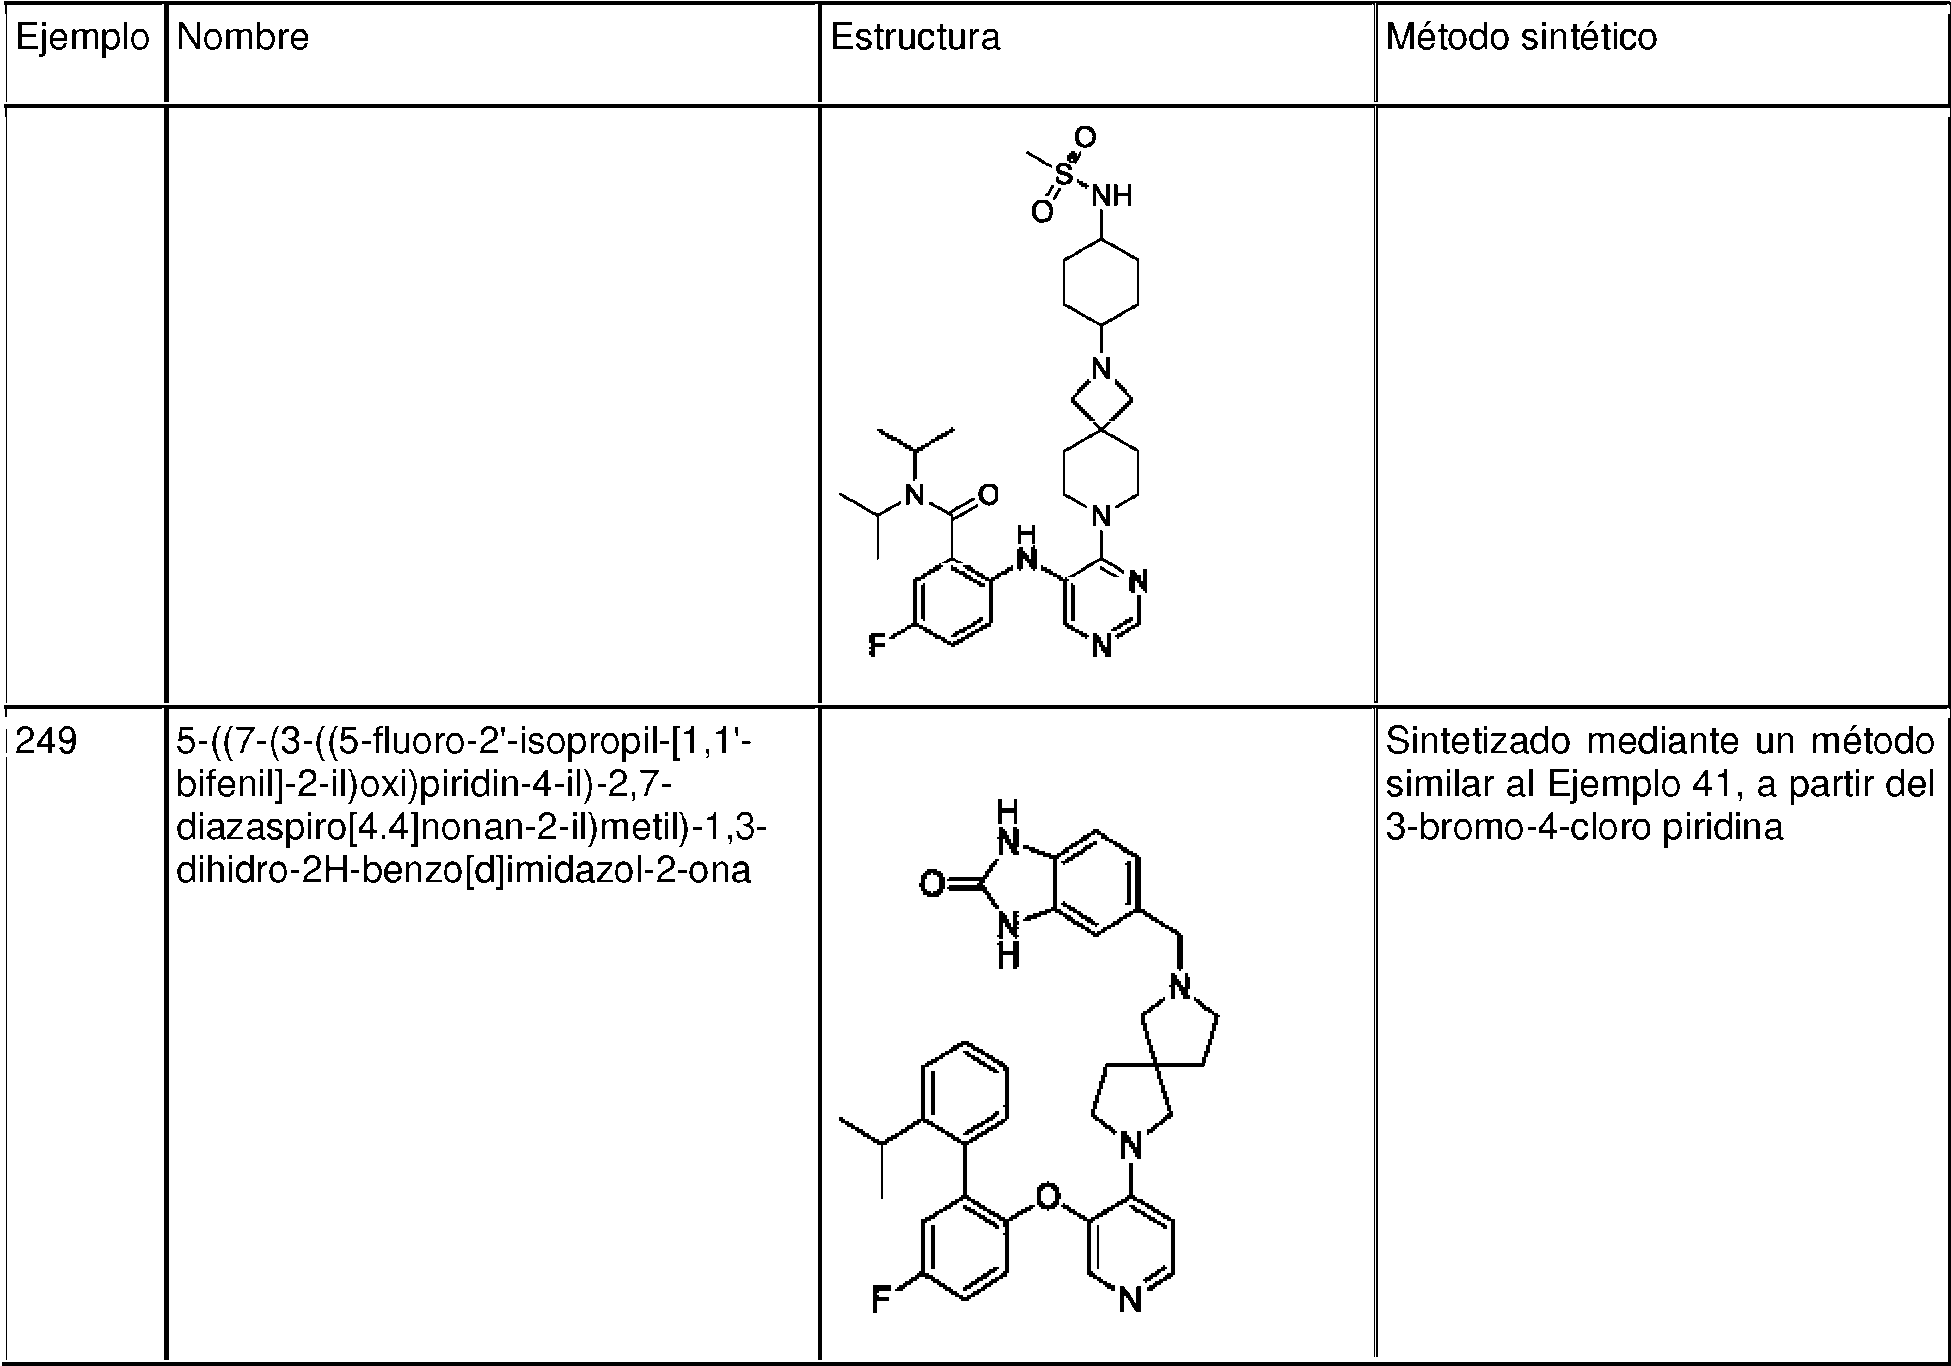
Tabla 12. Datos de caracterización para los Ejemplos 241-249


Ejemplos 250A-250B.
2'-((4-(7-amino-7-bencil-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo (Isómeros 1-2)

Boc
A una disolución de 7-oxo-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (175 mg, 0,73 mmol) y 2-metilpropano-2-sulfinamida (106,2 mg, 1,2 eq) en THF (6 mL), se agregó tetraetoxititanio (283 mg, 260 pL, 1,7 eq) y la disolución resultante se calentó a reflujo en N2 durante 5 h. La mezcla de reacción se enfrió hasta RT y se agregó salmuera (10 gotas) a la disolución y se agitó durante 1 h a RT. La mezcla se filtró a través de una almohadilla de Celite y se lavó con EtOAc. Las capas orgánicas combinadas se retiraron para proporcionar 7-((terc-butilsulfinil)imino)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (0,16 g, 64 %). LCMS Método B: Rt = 1,48 min; (M+H)+ = 343,1. Etapa 2. 7-bencil-7-((terc-butilsulfinil)amino)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo

A la disolución de 7-((terc-butilsulfinil)imino)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (0,16 g, 0,47 mmol) en THF (0,5 mL) a 0 °C, se agregó bromuro de bencilmagnesio (1 N en THF, 1 mL). La disolución resultante se calentó hasta RT con agitación durante la noche y después se inactivó con disolución de NH4Cl acuosa saturada. La extracción con EtOAc proporcionó 7-bencil-7-((terc-butilsulfinil)amino)-2-azaspiro[4.4]nonana-2-carboxilato de terc-butilo (112 mg), que se usó para la siguiente etapa sin purificación.
Etapa 3. N-(7-bencil-2-azaspiro[4.4]nonan-7-il)-2-metilpropano-2-sulfinamida

A una disolución de 7-bencil-7-((terc-butilsulfinil)amino)-2-azaspiro[4.4]nonano-2-carboxilato de terc-butilo (112 mg) en DCM (2 mL) se agregó TFA (200 pL) y la disolución resultante se agitó a RT durante la noche. El disolvente se retiró al vacío y el producto bruto se usó para la siguiente etapa sin purificación. LCMS Método B: Rt = 1,27 min; (M+H)+ = 335,2.
Etapa 4. N-(7-bencil-2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-7il)-2-metilpropano-2-sulfinamida

A una sal de TFA de N-(7-bencil-2-azaspiro[4.4]nonan-7-il)-2-metilpropano-2-sulfinamida (0,18 mmol) en iPrOH (1 mL) se agregó trimetilamina (100 pL) y 4-cloro-5-(2-cloro-4-fluorofenoxi)pirimidina (Intermediario 10a) (40 mg, 0,15 mmol). La disolución resultante se calentó en un reactor de microondas CEM a 110 °C durante 1 h. Después de enfriarse, la disolución se diluyó con EtOAc, se filtró y el filtrado se concentró hasta secarse. El residuo se purificó con columna de sílice ISCO con EtOAc al 100 % para proporcionar N-(7-bencil-2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-7-il)-2-metilpropano-2-sulfinamida (31 mg, 31 %). LCMS Método B: Rt = 1,72 min; (m H)+ = 558,1. Etapa 5. N-(7-bencil-2-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[ 1,1 '-bifenil]-2-il)oxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-7-il)-2-metilpropano-2-sulfinamida
A una disolución de N-(7-bencil-2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-7-il)-2-metilpropano-2-sulfinamida (31 mg, 0,056 mmol), 3-ciclopropil-4-(4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)benzonitrilo (18 mg, 0,067 mmol), K3PO4 (24 mg, 0,112 mmol) en 1,4-dioxano (0,6 mL) y agua (0,3 mL), se agregó cloro(2-diciclohexilfosfino-2',6'-dimetoxi-1,1'-bifenil)[2-(2'-amino-1,1'-bifenil)]paladio(II) (2 mg, 5 %mol). La disolución resultante se desgasificó, se purgó con N2 y se calentó en un reactor de microondas Ce m a 110 °C durante 1 h. Después de enfriarse, la mezcla de reacción se extrajo con EtOAc y se lavó con salmuera. Las capas orgánicas combinadas se secaron sobre Na2SO4, se concentraron hasta secarse para proporcionar el producto bruto, que se usó para la siguiente etapa. LCMS Método B: Rt = 1,79 min; (M+H)+ = 664,7.
Etapa 5. 2'-((4-(7-amino-7-bencil-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[ 1,1 '-bifenil]-4-carbon itrilo (Isómeros 1-2)
A N-(7-bencil-2-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2-azaspiro[4,.4]nonan-7-il)-2-metilpropano-2-sulfinamida en MeOH (1 mL) se agregó disolución 6 N HCl ac. (1 mL) y la disolución resultante se agitó a temperatura ambiente hasta que no restara material de partida. El disolvente se retiró al vacío y el residuo se purificó mediante el método de RP-HPLC preparativa E para proporcionar el producto deseado como dos isómeros.
El Isómero 1 como sal de TFA (1,81 mg): LCMS Método B: Rt = 1,41 min; (M+H)+ = 560,6. 1H RMN (MeOH-d4): 58,34 (s, 1 H), 7,71 (s, 1 H), 7,45-7,21 (m, 11 H), 3,72 (m, 2 H), 3,44 (m, 1 H), 3,32 (m, 1 H), 2,96 (s, 2 H), 2,14 (m, 2 H), 1,88 (m, 8 H), 1,84 (m, 1 H), 0,78 (m, 2 H), 0,60 (m, 2 H).
El Isómero 2 como sal de TFA (1,76 mg): LCMS Método B: Rt = 1,45 min; (M+H)+ = 560,6. 1H RMN (MeOH-d4): 58,24 (s, 1 H), 7,58 (s, 1 H), 7,38 (d, J = 8 Hz, 1 H), 7,35-7,18 (m, 8 H), 7,13 (m, 2 H), 3,70-3,40 (m, 3 H), 3,28 (m, 1 H), 2,92 (s, 2 H), 2,08 (m, 2 H), 1,86-1,50 (m, 6 H), 1,49 (m, 1 H), 0,78 (m, 2 H), 0,60 (m, 4 H).
Ejemplo 251.
2-((4-(3-(4-acetamidobencil)-2-amino-4-oxo-1,3,7-triazaspiro[4.4]non-1-en-7-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida

Una disolución enfriada de 4-aminobencilcarbamato de terc-butilo (510 mg, 2,29 mmol) a 0 °C en piridina (5 mL) se trató con el cloruro de acetilo (216 mg, 2,75 mmol) y se agitó durante 18 h a RT. El disolvente se concentró a presión reducida y el residuo se purificó mediante cromatografía en columna rápida (ISCO) sobre gel de sílice (con elución con éter de petróleo: EtOAc =10:1 a 1:1) para proporcionar 4-acetamidobencilcarbamato de terc-butilo como un sólido blanco. LCMS Método C: Rt = 0,894 min; (M+Na)+ = 287,2.
Etapa 2: N-(4-(aminometil)fenil)acetamida

A una disolución de 4-acetamidobencilcarbamato de terc-butilo (550 mg, 2,08 mmol) en DCM anhidro (12 mL) se agregó TFA (3 mL) lentamente a 0 °C en N2 y la mezcla de reacción se agitó a 0 °C durante 1,5 h. La mezcla se concentró a presión reducida para proporcionar N-(4-(aminometil)fenil)acetamida, que se usó para la siguiente etapa sin purificación adicional como un sólido blanco como sal de t Fa . Rendimiento: 342 mg (100 % de bruto). LCMs Método D: Rt = 0,1.338 min; (2M+H)+ = 329,1.
Etapa 3: N-(4-((3-terc-butoxicarboniltioureido)metil)fenil)acetamida

A una mezcla de N,N'-bis-terc-butoxicarboniltiourea (500 mg, 1,81 mmol) y THF anhidro (20 mL) se agregó NaH al 60 % (87 mg, 2,17 mmol) a 0 °C. La mezcla de reacción se agitó a 14-17 °C durante 1 h, después se agregó TFAA (193 mg/0,129 mL, 1,99 mmol) y se continuó con la agitación durante 1 h adicional. Después, se agregó N-(4-(aminometil)fenil)acetamida (249 mg, 1,99 mmol) y Et3N (1 mL) en THF anhidro (10 mL) y la reacción resultante se agitó a 14-17 °C durante 18 h. Se agregó H2O (50 mL) para inactivar la reacción y la mezcla se extrajo con EtOAc (3 x 50 mL). Las capas orgánicas combinadas se lavaron con salmuera (2 x 40 mL), se secaron sobre Na2SO4 anhidro, se filtraron y el filtrado se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna rápida (ISCO) sobre gel de sílice (con elución con éter de petróleo: EtOAc =1:0 a 10:1) para proporcionar N-(4-((3-terc-butoxicarbonil tioureido)metil)fenil)acetamida como un sólido blanco.
Método de LCMS C: Rt = 0,998 min; (M+Na)+ = 346,2.
Etapa 4: 3-(4-acetamidobencil)-2-((terc-butoxicarbonil)amino)-4-oxo-1,3,7-triazaspiro[4.4]non-1-eno-7-carboxilato de terc-butilo

A una disolución de 3-metil-3-aminopirrolidina-1,3-dicarboxilato de 1 -terc-butilo (100 mg, 0,409 mmol) en 5 mL de DMF se agregó N-(4-((3-terc-butoxicarboniltioureido)metil)fenil)acetamida (159 mg, 0,491 mmol), EDCI (127 mg, 0,819 mmol) y DIEA (106 mg, 0,819 mmol). La mezcla se agitó a RT durante 48 h. El disolvente se concentró a presión reducida. El residuo se purificó mediante cromatografía en columna rápida (ISCO) sobre gel de sílice (con elución con éter de petróleo: EtOAc = 10:1 a 1:1) para proporcionar 3-(4-acetamidobencil)-2-((terc-butoxicarbonil)amino)-4-oxo-1,3,7-triazaspiro[4.4]non-1 -eno-7-carboxilato de terc-butilo como un sólido blanco. Rendimiento: 114 mg (55 % en dos etapas). LCMS Método D: Rt = 1,090 min; (M+H)+ = 502,4.
Etapa 5: N-(4-((2-amino-4-oxo-1,3,7-triazaspiro[4.4]non-1-en-3-il)metil)fenil)acetamida

A una disolución de 3-(4-acetamidobencil)-2-((terc-butoxicarbonil)amino)-4-oxo-1,3,7-triazaspiro[4.4]non-1-eno-7-carboxilato de terc-butilo (114 mg, 0,227 mmol) en DCM anhidro (3 mL) se agregó TFA (1 mL) lentamente a 0 °C en N2 y la mezcla de reacción se agitó a RT durante 30 min. La mezcla de reacción se concentró a presión reducida para proporcionar N-(4-((2-amino-4-oxo-1,3,7-triazaspiro[4.4]non-1-en-3-il)metil)fenil)acetamida bruta, que se usó para la siguiente etapa sin purificación adicional como un aceite incoloro. Rendimiento: 68 mg (100 % bruto).
Etapa 6: 2-((4-(3-(4-acetamidobencil)-2-amino-4-oxo-1,3,7-triazaspiro[4.4]non-1-en-7-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida
A una disolución de N-(4-((2-amino-4-oxo-1,3,7-triazaspiro[4.4]non-1 -en-3-il)metil)fenil)acetamida (25 mg, 0,077 mmol) e Intermediario 43 (30 mg, 0,1 mmol) en /-PrOH (5 mL) se agregó DIEA (60 mg, 0,462 mmol) y la mezcla de reacción se calentó hasta 110 °C a reflujo durante 18 h. La mezcla de reacción se concentró a presión reducida reacción para proporcionar el residuo que se purificó mediante el método de HPLC prep A para proporcionar el producto del título como un sólido blanco. Rendimiento: 10,20 mg (22%). LCMS Método D: Rt = 0,995 min; (M+H)+ = 589,1. 1H RMN (CD3OD): 58,55-8,79 (m, 1H), 7,99 (s, 1H), 7,61 (d, J = 8,4 Hz, 2H), 7,25-7,46 (m, 5H), 4,16-4,88 (m, 6H), 3,91 (s a, 1H), 2,72-3,03 (m, 3H), 2,43-2,70 (m, 2H), 2,14 (s, 3H), 1,02-1,30 (m, 6H). 19F RMN (CD3OD): 5 -116,87, 117,22. Ejemplo 252.
N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida

Una mezcla de 2-((4-cloropirimidin-5-il)oxi)-5-fluorobenzoato de metilo (Intermediario 48, 0,30 g, 0,11 mmol), clorhidrato de 2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (núm. CAS: 1023301-84-9) (0,28 g, 1,06 mmol) y TEA (0,32 g, 3,18 mmol) en iPrOH (3 mL) se calentó con un reactor de microondas CEM a 110 °C durante 1 h. Después de enfriarse, la mezcla se diluyó con EtOAc (15 mL) y se agitó hasta que se formó un sólido blanco, después se filtró a través de una almohadilla de Celite™ y posteriormente se lavó con EtOAc (~10 mL). El filtrado combinado se concentró al vacío para proporcionar el producto bruto 2-(5-(4-fluoro-2-(metoxicarbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo como un sólido oscuro (0,59 g, 100 % de conversión), que se usó para la siguiente etapa sin purificación; LCMS Método B: Rt = 1,13 min; (M+H)+ = 473,5.
Etapa 2: Acido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico

A una disolución de 2-(5-(4-fluoro-2-(metoxicarbonil)fenoxi)-pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (0,59 g, ~1 ,06 mmol) en MeOH (3 mL), se agregó disolución 2N LiOH acuosa (1,1 mL, 2,2 mmol). La disolución resultante se agitó a RT durante 4 h, el disolución se retiró y el residuo se lavó con EtOAc (10 mL), se acidificó hasta pH = 3 y se secó para proporcionar ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico como un sólido (0,47 g, 97 %), que se usó para la siguiente etapa sin purificación; LCMS Método B: Rt = 1,02 min; (M+H)+ = 458,6.
Etapa 3 :2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de tercbutilo

A una mezcla de ácido 2-((4-(7-(terc-butoxicarbonil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluorobenzoico (0,2 g, 0,44 mmol), N-etilpropan-2-amina (114 mg, 1,32 mmol) y TEA (200 pL) en DMF (1 mL) a 0 °C, se agregó el reactivo BOP (233 mg, 0,53 mmol). La disolución resultante se calentó lentamente hasta RT y se agitó durante 4 h. Se agregó agua, la mezcla se extrajo con DCM (4x, 5 mL), y las capas orgánicas combinadas se lavaron con salmuera, se concentraron hasta secarse y se purificaron mediante columna rápida ISCO (10 % de MeOH/DCM) para proporcionar 2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (160 mg, 70 %) como una espuma; LCMS Método B: Rt = 1,16 min; (M+H)+ = 528,6.
Etapa 4 :2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida

A una disolución de 2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)-pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (160 mg, 0,30 mmol) en DCM anhidro (3 mL) se agregó TFA (0,6 mL). La disolución resultante se agitó a RT durante 30 min. La mezcla se concentró a presión reducida hasta secarse y se usó para la siguiente etapa como una sal de TFA bruta; LCMS Método B: Rt = 0,57 min, (M+H)+ = 427,6.
Etapa 5: ((1r,4r)-4-((2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de terc-butilo

A una disolución de 2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida (0,30 mmol) en MeOH anhidro (5 mL) se agregó NaOAc (140 mg) para ajustar el pH hasta 6-7. Después, se agregó ((1 r,4r)-4-formilciclohexil)carbamato de terc-butilo (núm. CAS: 181308-57-6) (105 mg, 0,45 mmol). Después de agitar a RT durante 10 min, se agregó NaBH3CN (28 mg, 0,45 mmol) y la mezcla resultante se agitó a RT durante la noche. La mezcla se concentró y el residuo se purificó en una columna rápida ISCO (8 % de MeOH/DCM) para proporcionar ((1r,4r)-4-((2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de terc-butilo como un sólido blanco (156,5 mg, 82 % en dos etapas); LCMS Método B: Rt = 0,87 min; (M+H)+ = 639,5.
Etapa 6: 2-((4-(7-(((1r,4r)-4-aminociclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida

Una disolución de ((1 r,4r)-4-((2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de terc-butilo (156,5 mg, 0,25 mmol) en 1,25 N HCl/MeOH (3 mL) se agitó a RT durante la noche. El disolvente después se retiró para proporcionar 2-((4-(7-(((1r,4r)-4-aminociclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida como una sal de HCl con 100 % de conversión, que se usó para la siguiente etapa sin purificación adicional. LCMS Método B: Rt = 0,52 min; (M+H)+ = 539,6.
Etapa 7: N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pihmidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida
A una disolución de clorhidrato de 2-((4-(7-(((1r,4r)-4-aminociclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida (0,25 mmol) y Et3N (75 mg, 0,75 mmol) en DCM anhidro (2 mL) a 0 °C, se agregó cloruro de etanosulfonilo (33 mg, 0,26 mmol) por goteo y la mezcla se agitó a 0 °C durante 2 h. La mezcla de reacción se inactivó con H2O (5 mL), se extrajo con DCM (3 x 5 mL) y las capas orgánicas combinadas se lavaron con salmuera (5 mL), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante columna rápida ISCO con elución con 8-10 % de MeOH/DCM para proporcionar N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)-ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida como un sólido blanco (41 mg, 26 %); Lc Ms Método B: Rt = 0,73 min; (M+h)+ = 631,6; 1H Rm N (MeOD-d4): 58,23, 8,22 (dos s, 1 H), 7,74, 7,70 (dos s, 1 H), 7,22-7,15 (m, 2 H), 7,03-6,96 (m, 1 H), 4,45, 3,51 (dos m, 1 H), 4,08-3,82 (m, 4 H), 3,36 (m, 1 H), 3,24 (m, 1 H), 3,12-2,94 (m, 3 H), 2,32 (m, 4 H), 2,10 (d, J = 6,8 Hz, 2 H), 1,96 (m, 2 H), 1,88-1,76 (m, 6 H), 1,48 (m, 1 H), 1,20-1,04 (m, 14 H), 1,02 (m, 2 H); 19F RMN (MeOD-d4): 5 -119,7.
Ejemplo 253.
Síntesis ampliada de N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida

A una disolución de ácido 5-fluoro-2-(pirimidin-5-iloxi)benzoico (Intermediario 49, 5 g, 21,4 mmol) en DCM anhidro (60 mL) a 0 °C, se agregó cloruro de oxalilo (2,2 mL, 25,6 mmol) lentamente. La mezcla se agitó a 0 °C durante 30 min y
la disolución se volvió turbia. Después, se agregó trietilamina (3,6 mL, 25,6 mmol) en el reactor en porciones cada 30 min. Después de que se completó la adición, el baño de agua se calentó hasta temperatura ambiente y la mezcla de reacción se agitó durante aproximadamente 3 h. Después, se agregó una disolución de isopropil etilamina (6,5 mL, 53,5 mmol) a la mezcla de reacción lentamente y la mezcla se agitó a RT durante 10 h. El contenido del reactor se lavó secuencialmente con disolución 1 N HCl acuosa y 1 N hidróxido de sodio. La capa orgánica se concentró y se secó al vacío alto para proporcionar el producto bruto N-etil-5-fluoro-N-isopropil-2-(pirimidin-5-iloxi)benzamida como un aceite marrón (6,2 g); lCm S Método B: tR = 1,18 min; [M+H]+ = 304,2
Etapa 2: 1-óxido de 5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidina

A RT, se cargó un matraz de fondo redondo con N-etil-5-fluoro-N-isopropil-2-(pirimidin-5-iloxi)benzamida bruta de la Etapa 1 y peróxido de urea hidrógeno en polvo (15-17 % en base de oxígeno activo, 14,1 g, 150 mmol) en THF (60 mL). Después, se agregó anhídrido trifluoroacético (6 mL, 42,8 mmol) lentamente en la mezcla de reacción. Después de que se completó la adición, la mezcla se agitó a RT durante 45 min La reacción se inactivó mediante la adición lenta de disolución de NaHCO3 saturada. El producto se extrajo con diclorometano. La capa orgánica se trató con 1 M Na2S2O3. La mezcla bifásica se evaluó mediante el papel de prueba KI-almidón y exhibió un resultado negativo. Después, las fases se separaron, la capa orgánica se secó sobre Na2SO4 y se concentró a presión reducida. El producto bruto 1-óxido de 5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)-pirimidina después se secó en vacío alto para proporcionar un aceite anaranjado (5,8 g); LC-MS Método B: tR = 1,03 min; [M+H]+ = 320,3,
Etapa 3 :2-((4-Cloropirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida

A una suspensión de 1 -óxido de 5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidina de la Etapa 2 (5,8 g, ~90 % de pureza) y DIEA (16,2 mL, 90,9 mmol) en EtOAc (70 mL) se agregó POCl3 (2,0 mL, 21,8 mmol) lentamente a 0 °C. Después de la adición, la mezcla de reacción resultante se calentó hasta RT y se agitó a RT durante 1 h. La mezcla de reacción se enfrió hasta 0 °C y se inactivó mediante la adición lenta de H2O (30 mL). La capa orgánica se separó y la capa acuosa se extrajo con dos veces con EtOAc (2 x 50 mL). Las capas orgánicas combinadas se secaron sobre salmuera, Na2SO4, se filtraron y después se concentraron a presión reducida y se secaron al vacío para proporcionar el producto bruto 2-((4-cloropirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida como un sólido oscuro, que se usó directamente para la siguiente etapa sin purificaciones adicionales; LC-MS Método B: tR = 1,40 min; [M H]+= 338,2
Etapa 4 :2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonano-7-carboxilato de tercbutilo

Una mezcla de 2-((4-cloropirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida bruta de la Etapa 3, clorhidrato de 2,7-diazaspiro[3.5]nonano-7-carboxilato de terc-butilo (núm. CAS: 1023301-84-9) (5,0 g, 19,1 mmol) y DIEA (9,8 mL, 54,6 mmol) en iPrOH (35 mL) se agitó a 80 °C durante 5 h. La mezcla de reacción se enfrió hasta RT y se diluyó con EtOAc (60 mL). La mezcla después se lavó con H2O (60 mL); la capa orgánica se separó y la capa acuosa se extrajo con dos veces con EtOAc (60 mL). Las capas orgánicas combinadas se secaron sobre salmuera, Na2SO4 anhidro, se filtraron y después se concentraron a presión reducida y se secaron al vacío. El producto bruto se purificó mediante columna rápida ISCO (3 % de MeOH/DCM) para proporcionar 2-(5-(2-(etil(isopropil)-carbamoil)-4-fluorofenoxi)pirimidin-4-il)2,7-diazaspiro-[3.5]nonano-7-carboxilato de terc-butilo como un sólido marrón (4,95 g, 44 % en 4 etapas); LC-MS Método B: tR = 1,17 min; [M H]+ = 528,4; 1H RMN (CD3OD, 400 MHz): 58,24 (s, 1 H), 7,76 (s, 1 H), 7,21 - 7,15 (m, 2 H), 7,00-6,96 (m, 1 H), 4,05-3,95 (m, 2 H), 3,95-3,90 (m, 3 H), 3,31-3,27 (m, 2 H), 1,75-1,70 (m, 5 H), 1,45 (s, 9 H), 1,31 - 1,10 (m, 12 H).
Etapa 5 :2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida

A una disolución de 2-(5-(2-(etil(isopropil)carbamoil)-4-fluorofenoxi)-pirimidin-4-il)-2,7- diazaspiro[3.5]nonano-7-carboxilato de terc-butilo de la Etapa 4 (69 g, 130,9 mmol) en DCM anhidro (300 mL) se agregó HCl-dioxano (110 mL, 4M en dioxano). La mezcla de reacción se agitó a 5-9 °C durante 4 h. La mezcla se diluyó con agua (500 mL) y se extrajo con DCM (3 x 400 mL). La capa acuosa se ajustó hasta pH = 12-14 con disolución de NaOH al 10 % y se extrajo con DCM (3 x 800 mL). Las capas orgánicas combinadas se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida para proporcionar 2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropil-benzamida (46 g, 100 %) como sólido amarillo, que se usó para la siguiente etapa sin purificación adicional; LC-MS Método C: Rt = 0,416 min; [M+H]+ = 428,2.
Etapa 6: N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida
A una mezcla de 2-((4-(2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N-etil-5-fluoro-N-isopropilbenzamida de la Etapa 5 (39,0 g, 91,3 mmol) en N-metil-2-pirrolidona (400 mL) se agregó ((1r,4r)-4-(etilsulfonamido)ciclohexil)metil 4-metilbencenosulfonato (Intermediario 50, 41 g, 109,56 mmol), KI (16 g, 95,9 mmol) y K2CO3 (63 g, 456,5 mmol). La mezcla de reacción después se agitó a 70-75 °C durante 6 h en atmósfera de N2. La reacción se enfrió hasta RT y se agregó ((1r,4r)-4-(etilsulfonamido)ciclohexil)metil 4-metilbencenosulfonato adicional (Intermediario 50, 4,0 g, 10,9 mmol) y la mezcla de reacción se agitó a 70-75 °C durante otras 12 h en atmósfera de N2. La mezcla se enfrió hasta RT, se diluyó con agua (500 mL) y se extrajo con DCM (3 x 800 mL). Las capas orgánicas combinadas se lavaron con agua (3 x 1,5 L), se secaron sobre Na2SO4 anhidro, se filtraron y se concentraron a presión reducida. El residuo se purificó mediante el método de prep-HPLC neutra A para proporcionar N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida (20,9 g, 36,8 %) como sólido blanco; lCm S Método A: Rt= 1,82 min; [M+H]+ = 631,3; 1H RMN (CDCh 400 MHz): 5 ppm 8,36 8,37 (m, 1 H), 7,76 (s, 1 H), 6,99-7,04 (m, 2 H), 6,74-6,80 (m, 1 H), 4,59-4,66 (m, 0,2 H), 4,04-4,06 (m, 1 H), 3,83-3,93 (m, 4 H), 3,48-3,53 (m, 0,8 H), 3,30-3,39 (m, 1 H), 3,17-3,21 (m, 1 H), 3,02-3,06 (m, 2 H), 2,25 (s, 4 H), 2,03-2,05 (s, 4 H), 1,73-1,84 (m, 7 H), 1,12-1,36 (m, 14 H), 0,89-0,98 (m, 2 H); 19F RMN (CDCh 400 MHz): 5 ppm - 118,57; Método de SFC A: tR= 1,357 min; Método de HPLC A: tR = 6,84 min.
Ejemplo 254.
Cristalización de amina libre de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida
La amina libre de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida (0,50 g) se disolvió en una mezcla de EtOAc (6 mL) y hexano (9 mL) para proporcionar una disolución transparente, que se sembró con <1 mg de cristal de amina libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 6A). La disolución resultante se agitó a 25 °C durante 2 días, el sólido blanco se recogió mediante filtración y se secó a vacío alto durante la noche (0,39 g, 76 %); 1H RMN (MeOD-d4): 58,23, 8,22 (dos s, 1 H), 7,74, 7,70 (dos s, 1 H), 7,22-7,15 (m, 2 H), 7,03-6,96 (m, 1 H), 4,45, 3,51 (two m, 1 H), 4,08-3,82 (m, 4 H), 3,36 (m, 1 H), 3,24 (m, 1 H), 3,12-2,94 (m, 3 H), 2,32 (m, 4 H), 2,10 (d, J= 6,8 Hz, 2 H), 1,96 (m, 2 H), 1,88-1,76 (m, 6 H), 1,48 (m, 1 H), 1,20-1,04 (m, 14 H), 1,02 (m, 2 H); 19F RMN (MeOD-d4): 5 -119,7; punto de fusión = 156,6-157,6 °C. Concentración en agua hasta alcanzar pH = 7: 7,6 mg/mL.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para el compuesto cristalino de amina libre (método de XRPD A) y se muestra en la Figura 1. Se proporciona una lista de picos 2-theta en la Tabla 13 a continuación.
Tabla 13.

Ejemplo 255.
Cristalización de sal de ácido sesquifumárico (sesquifumarato) de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida
Se disolvieron la amina libre de W-Etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-W-isopropilbenzamida (497,2 mg, 0,79 mmol) y ácido fumárico (137,2 mg, 1,5 eq) en EtOH (5 mL) para proporcionar una disolución transparente; se retiró el EtOH al vacío y la sal se secó a vacío alto durante la noche.
La sal (0,54 g) se disolvió en EtOH/MeCN (21,8 mL, ~4 % EtOH) y la disolución resultante se agitó a 25 °C durante la noche, durante la cual precipitó un sólido blanco lentamente. El sólido blanco se recogió mediante filtración y se secó a vacío alto durante 24 h (0,41 g, 76 %). 1H-RMN (DMSO-d6, 25 s de retraso de relajación): 58,26, 8,25 (dos s, 1 H), 7,72, 7,66 (dos s, 1 H), 7,32-7,22 (m, 2 H), 7,06 (m, 1 H), 7,00 (d, J= 7,6 Hz, 1 H), 6,59 (s, 3 H), 4,39, 3,72 (dos m, 1 H), 3,98-3,76 (m, 4 H), 3,38 (m, 1 H), 3,22 (m, 1 H), 2,98 (m, 3 H), 2,42 (m, 4 H), 2,20 (d, J= 6,4 Hz, 2 H), 1,84 (m, 2 H), 1,74 (m, 6 H), 1,43 (m, 1 H), 1,28-0,82 (m, 16 H); 19F RMN (DMSO-d6): 5 -118,43; punto de fusión = 176,1-177,8 °C. Concentración en agua hasta alcanzar pH = 7: 224,7 mg/mL.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para la sal cristalina de ácido sesquifumárico (método de XRPD B) y se muestra en la Figura 2. Se proporciona una lista de picos 2-theta en la Tabla 14 a continuación. Relación de N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida : ácido fumárico = 1:1,5).
Tabla 14.


Ejemplo 256.
Cristalización de sal de ácido bis-metanosulfónico (bis-mesilato) de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida
A una disolución transparente de amina libre de W-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-W-isopropilbenzamida (419,7 mg) en iPrOH (2,5 mL) y EtOAc (3 mL), se agregó MeSO3H (>99,5 %, Sigma-Aldrich) (0,13 g, 88,6 pL, 2,05 eq) por goteo. Se agregaron 3 mL adicionales de EtOAc a la disolución resultante y la mezcla se agitó a RT durante la noche. El sólido blanco después se recogió mediante filtración, todo el sólido se transfirió con el licor madre dos veces y se secó a vacío alto durante 2 días (535,1 g, 97 %); 1H-RMN (MeOD-d4): 58,53, 8,52 (dos s, 1 H), 7,92, 7,82, 7,71 (tres s, 1 H), 7,38-7,22 (m, 3 H), 4,69-4,16 (a, m, 4 H), 3,90 (m, 1 H), 3,57 (m, 2 H), 3,45 (m, 1 H), 3,26 (m, 1 H), 3,16 (m, 1 H), 3,03 (c, J= 7,6 Hz, 2 H), 2,98 (m, 4 H), 2,68 (s, 6 H), 2,22-2,02 (m, 6 H), 1,92-1,74 (m, 3 H), 1,44-1,06 (m, 16 H); 19F RMN (MeOD-d4): 5 - 116,53, -116,79, -117,27; punto de fusión = 207,6-209,7 °C. Concentración en agua hasta alcanzar pH = 7: 261 mg/mL.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para la sal cristalina de ácido bis-metanosulfónico (método de XRPD A) y se muestra en la Figura 3. Se proporciona una lista de picos 2-theta en la Tabla 15 a continuación. Relación de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida : ácido metanosulfónico = 1:2).
Tabla 15.


Ejemplo 257.
Cristalización de sal de ácido bis-clorhídrico (bis-clorhidrato) de N-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida
A una disolución transparente de amina libre de W-etil-2-((4-(7-(((1r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-W-isopropilbenzamida (0,71 g) en EtOH (3 mL) se agregó disolución 1 N HCl acuosa (2,25 mL, 2 eq) por goteo. La disolución resultante se mezcló y evaporó hasta secarse a vacío alto.
La sal resultante (0,71 g) se disolvió en iPrOH (4 mL) y EtOAc (7 mL) para proporcionar una disolución transparente. Se generó un cristal semilla al disolver el Ejemplo 252 (~5 mg) en EtOH (100 pL) con la posterior evaporación lenta en una cámara que contiene iPrOH (~5 mL). La disolución de sal de ácido bis-clorhídrico se sembró con el cristal semilla y la disolución se agitó a 25 °C durante la noche. El sólido blanco se recogió mediante filtración y se secó a vacío alto durante 2 días (0,54 g, 76 %); 1H RMN (MeOD-d4): 58,54, 8,52 (dos s, 1 H), 7,92, 7,82, 7,71 (tres s, 1 H), 7,38-7,24 (m, 3 H), 4,68-4,12 (a, m, 4 H), 3,88 (m, 1 H), 3,57 (m, 2 H), 3,45 (m, 1 H), 3,26 (m, 1 H), 3,16 (m, 1 H), 3,03 (c, J = 7,6 Hz, 2 H), 2,99 (m, 4 H), 2,34-2,02 (m, 6 H), 1,94-1,76 (m, 3 H), 1,44-1,06 (m, 16 H); 19F RMN (MeOD-d4): 5 -116,48, -116,77, -117,26; punto de fusión = 219-220 °C. Concentración en agua hasta alcanzar pH = 7: 317,6 mg/mL.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para la sal cristalina de ácido bis-clorhídrico (método de XRPD A) y se muestra en la Figura 4. Se proporciona una lista de picos 2-theta en la Tabla 16 a continuación. Relación de N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida : ácido clorhídrico = 1:2).
Tabla 16.


Ejemplo 258.
Cristalización de amina libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida
Se disolvió la amina libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 6A, 0,79 g) en una mezcla de EtOAc y hexano (28 mL, ~38 % del volumen de EtOAc). Después de que todo el material ingresó en la disolución, la disolución transparente se volvió gradualmente turbia. La disolución resultante se agitó a 25 °C durante la noche. El sólido blanco después se recogió mediante filtración y se secó a vacío alto durante la noche (0,58 g, 73 %); la 1H-NMR mostró el compuesto puro con trazas de EtOAc; punto de fusión = 177-178 °C.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para el compuesto cristalino de amina libre (método de XRPD B) y se muestra en la Figura 5. Se proporciona una lista de picos 2-theta en la Tabla 17 a continuación. Tabla 17.


Ejemplo 259.
Cristalización de sal de ácido bis-metanosulfónico (Bis-mesilato) de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida
La amina libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 6A) (1,02 g) se disolvió en iPrOH (25 mL) y se agregó MeSO3H (>99,5 %, Sigma-Aldrich) (0,31 g, 207,5 pL, 2,05 eq) a la disolución lentamente. La disolución resultante se sembró con un cristal simple de sal de ácido bis-metanosulfónico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 264) y se agitó a temperatura ambiente durante la noche. El sólido blanco se recogió mediante filtración y se secó a vacío alto durante 4 días (0,94 g, 73 %); La 1HNMR confirmó el bis-mesilato sin picos de disolvente; punto de fusión = 217,6-219,6 °C.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para la sal cristalina de ácido bis-metanosulfónico (método de XRPD B) confirmando que era cristalina y se muestra en la Figura 6. Se proporciona una lista de picos 2-theta en la Tabla 18 a continuación.
Tabla 18.


Ejemplo 260.
Cristalización de sal de ácido sesquifumárico (Sesquifumarato) de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida
Se disolvió la amina libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 6A) (0,34 g) en MeCN (2 mL). Se disolvió ácido fumárico (82,3 mg, 1,3 eq) en EtOH (1,5 mL, caliente hasta disolverse). La disolución de ácido fumárico después se transfirió a la disolución de amina, se mezcló bien, después se retiró el disolvente al vacío hasta secarse. El residuo resultante se redisolvió en una mezcla de MeCN (10 mL) y EtOH (0,2 mL) para proporcionar una disolución transparente. Después de sembrar un cristal simple de sal de ácido sesquifumárico (Ejemplo 265), la disolución se agitó a 30 °C durante la noche. El sólido blanco se recogió mediante filtración y se secó a vacío alto durante 24 h (0,35 g, 83 %). Punto de fusión = 176-178 °C.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para la sal cristalina de ácido sesquifumárico (método de XRPD B) y se muestra en la Figura 7. Se proporciona una lista de picos 2-theta en la Tabla 19 a continuación. Tabla 19.


Ejemplo 261.
Sal de ácido bis-clorhídrico (bis-clorhidrato) de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(met¡lsulfonam¡do)c¡clohex¡l)met¡l)-2,7-d¡azasp¡ro[3.5]nonan-2-¡l)p¡rim¡d¡n-5-¡l)ox¡)benzam¡da
A la base libre bruta de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (~86 gramos, ~92 % pureza), se agregó EtOH (13 volúmenes) a RT. A esta disolución se agregaron 3 equivalentes de una disolución 1-2 M de HCl en EtOH a RT. La disolución se agitó durante aproximadamente 15 minutos y después se agitó lentamente éter diisopropílico (¡Pr2O, 7 volúmenes) a la disolución de EtOH en agitación a RT. La mezcla se agitó a RT y se formó un precipitado blanco en aproximadamente 1 día. El precipitado blanco se filtró y se lavó con una mezcla 1:1 de EtOH y ¡Pr2O para proporcionar 67 gramos de sal bis-HCl con una pureza de ~96 % mediante análisis de HPLC. El material resultante pareció ser una mezcla de formas amorfas y cristalinas. Se retiró el EtOH residual (~4,5 %p) mediante liofilización con ~8 volúmenes de agua. El material después liofilización tuvo un punto de fusión de -210-215 °C y pareció descomponerse a estas temperaturas durante el análisis de punto de fusión.
Se determinó el patrón de difracción de polvo de rayos X (XRPD) para la sal ácido bis-clorhídrico (método de XRPD B) y se muestra en la Figura 8. El patrón de polvo que se muestra en la Figura 8 exhibió una característica de perfil esencialmente uniforme y continuo de un material no cristalino.
Ejemplo 262. Análisis de respuesta cristalina
Método de filtro digital
Se determinó el porcentaje de respuesta cristalina para los Ejemplos 258-261. En los datos de difracción de polvo de rayos X, la presencia de material cristalino se indica por la presencia de picos de difracción agudos, bien definidos. El porcentaje de respuesta cristalina es esencialmente la señal de difracción total contenida en todos los picos cristalinos expresada como un porcentaje con respecto a la señal de difracción total de la muestra. Para determinar la respuesta de difracción de la muestra, los datos medidos primero se preprocesaron al retirar el fondo instrumental y después se normalizaron con respecto a un área común. Los datos preprocesados después se pasaron a través de dos filtros digitales, uno para retirar la dispersión Compton y térmica difusa y el otro para retirar la respuesta de muestra no cristalina de la muestra del patrón. El porcentaje de la intensidad normalizada total restante después de pasar los datos a través de los filtros digitales indica el porcentaje de material cristalino perfecto en la muestra. Los valores del porcentaje de respuesta cristalina determinados con el uso del filtro digital se resumen en la Tabla 20. Estos números no incluyen el material cristalino defectuoso y, como resultado, no son el valor de porcentaje de cristalinidad absoluto para la muestra. Los valores de porcentaje de cristalinidad como se proporcionan en la Tabla 20, permiten la comparación relativa del porcentaje de cristalinidad entre las muestras que contienen el mismo polimorfo cristalino.
Tabla 20.

Modelo bayesiano
Tomar la respuesta esencialmente no cristalina observada en el Ejemplo 261 como representativa del patrón no cristalino de todas las muestras, permite la definición de un modelo bayesiano que se puede usar para estimar el componente no cristalino máximo admitido por los datos observados. Los resultados del porcentaje cristalino combinado al usar el modelo bayesiano se muestran en la Tabla 21. El modelo bayesiano proporcionó una buena aproximación para la dispersión de rayos X difusa observada para el conjunto de datos del Ejemplo 259, que sugirió que los valores de porcentaje de cristalino entre 71 % y 75 % son razonables. El modelo bayesiano no proporcionó un buen ajuste para los Ejemplos 258 y 260. Ambos conjuntos de datos parecen ser de naturaleza esencialmente cristalina.
Tabla 21.

Ejemplo 263. Exploración de forma cristalina de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida
Preparación de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida
La sal de ácido fumárico usada en los ensayos de exploración de forma sólida se preparó a partir de la amina libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida según el siguiente procedimiento:
La base de amina libre se purificó mediante la adición de agua y la agitación durante la noche. Los sólidos resultantes después se secaron en nitrógeno. Después, se agregaron 1,6 equivalentes molares de ácido fumárico a 4,4 g de la base libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida en EtOH (35 mL) y se agitó la mezcla de reacción. Se agregó una porción adicional de EtOH (5 mL) y la mezcla de reacción se secó sobre MgSO4. La mezcla después se filtró y se agregó éter dietílico
(150 mL) y la suspensión se agitó durante la noche. Se identificó una muestra del sólido de la suspensión como la Forma B (ver más adelante). Los sólidos resultantes después se recogieron mediante filtración al vacío. Una muestra de la torta húmeda resultate también se identificó como la Forma B. La torta húmeda después se secó al vacío a 45°C durante 1 día y la muestra seca resultante se identificó como la Forma D (ver más adelante).
Identificación de formas sólidas
Se observaron siete formas sólidas diferentes de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida y se describen a continuación. Los patrones de difracción de polvo de rayos X (XRPD) (Método de XRPD C) para las formas de sal de ácido sesquifumárico identificadas se muestran en la Figura 9.
Amorfa: Formada a partir de EtOH a través evaporación rápida.
Forma A: Monohidrato de ácido sesquifumárico; Relación: 2:3:2 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida:ácido fumárico:agua, • XRPD: En consonancia con el hidrato de ácido sesquifumárico (Método de XRPD C), como se muestra en la Figura 10. Se proporciona una lista de picos 2-theta en la Tabla 22 a continuación.
• DSC/TG: se produjo una endotermia amplia simultáneamente con la pérdida de peso en el TG entre 70 y 130 °C. El evento endotérmico final se inició a 179 °C, como se muestra en la Figura 11. Se observó una pérdida de peso de 1,7 % hasta los 90 °C como se muestra en la Figura 12.
• DVS: 0,92 % de ganancia de peso a partir de 5 a 95 % de RH. La pérdida de peso después de la desorción se muestra en la Figura 13.
• Temperatura variable (VT)-XRPD: No se observó ningún cambio en la forma. El desplazamiento del pico está en consonancia con la expansión térmica después del calentamiento, como se muestra en la Figura 14. Patrón de XRPD a 165 °C en consonancia con la Forma A.
• No hubo cambios después del secado al vacío o calentamiento.
• La Forma B y la Forma D se convirtieron en la Forma A en suspensiones con actividad de agua a 0,22 aw y más. Tabla 22.


Forma B - Solvato isoestructural con MeOH o EtOH.
• Forma B observada a partir de experimentos con MeOH y EtOH. Patrón de XRPD (Método de XRPD C) indexado y en consonancia con el solvato, como se muestra en la Figura 15. Se proporciona una lista de picos 2-theta en la Tabla 23 a continuación.
• La 1H-NMR indicó cantidades limitadas de MeOH en la muestra analizada.
• Durante un experimento de ampliación, se aislaron dos submuestras (suspensión y torta húmeda) y se observó que eran la Forma B. El secado del material a granel en un horno de vacío a 45 °C la convirtió a la Forma D, como se muestra en la Figura 16 (Método de XRPD C).
• Estabilidad: • Se convirtió en la Forma A en suspensión con actividad de agua a 0,22 aw.
Tabla 23.


Forma C: Observada como una mezcla de Forma A EtOH generada. La Forma C solo se observó a partir de etanol. Forma D: Formada a partir de la ampliación, al usar condiciones "secas" y a partir de la evaporación lenta de MeOH/heptano
• XRPD: cristalinidad inferior, como se muestra en las Figuras 16 y 23 (Método de XRPD C). Se proporciona una lista de picos 2-theta en la Tabla 24 a continuación.
• La 1H NMR está en consonancia con una sal sesquifumarato, no se observó ningún disolvente orgánico.
• DSC/TG: se observó un evento endotérmico amplio con inicio a 157 °C en el DSC (Figura 17) y una pérdida de peso de 0,4 % después del calentamiento hasta 90 °C, como se muestra en la Figura 18.
• Estabilidad: • Se convirtió en la Forma A en suspensión con actividad de agua a 0,22 aw.
Tabla 24.


Forma E: Solvato de THF
No se observaron cambios en XRPD después de horno de vacío a 45 °C durante 1 día (Método de XRPD C).
La 1H-NMR indica el solvato de THF. Después del secado al vacío, todavía había 0,6 moles de THF evidentes. Forma F:
DSC: Endotermia de temperatura baja amplia con máximo cerca de 65 °C que condujo a un evento exotérmico aparente con el máximo cerca de 109 °C. La endotermia final se inició cerca de 143 °C, como se muestra en la Figura 19.
La conversión a la Forma A se observó cuando se suspendió en la mezcla de ACN/agua.
Análisis de actividad de agua
La Tabla 25 muestra los resultados de un análisis de actividad de agua de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida en varios sistemas de disolvente acuosos y orgánicos.
Tabla 25.


Análisis de estabilidad física
La Tabla 26 muestra los resultados de un análisis de estabilidad física de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida.
Tabla 26.

Ejemplo 264. Preparación de sal de ácido bis-metanosulfónico (Bis-Mesilato) de 5-Fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5[nonan-2-il)pirimidin-5-il)oxi)benzamida de cristal simple
Se obtuvieron cristales simples de sal de ácido bis-metanosulfónico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida mediante difusión lenta de EtOAc hasta una disolución en iPrOH y se confirmaron mediante análisis de estructura por rayos X. En la Tabla 27 a continuación, se muestra un resumen del análisis de la estructura por rayos X de cristal simple. Las representaciones ORTEP de la sal de ácido bis-metanosulfónico con elipsoides térmicos con 50 % de probabilidad exhibidas se muestran en las Figuras 20-21.
Tabla 27.

Ejemplo 265. Preparación de sal de ácido sesquifumárico (Sesquifumarato) de 5-Fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida de cristal simple
Se obtuvieron cristales simples de la sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida mediante evaporación lenta en disolución de MeCN. El análisis por rayos X del cristal simple mostró una relación de 1:1,5 entre 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida y ácido fumárico. En la Tabla 28 a continuación, se muestra un resumen del análisis de la estructura por rayos X de cristal simple. La Figura 22 muestra una representación de ORTEP de sal de ácido sesquifumárico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida con 50 % de elipsoides térmicos.
Tabla 28.


Ejemplo 266. Preparación de sal de ácido bis-clorhídrico de 5-Fluoro-N,N-diisoprop¡l-2-((4-(7-(((1 r,4r)-4-(met¡lsulfonam¡do)c¡clohex¡l)met¡l)-2,7-d¡azasp¡ro[3.5]nonan-2-¡l)p¡rim¡d¡n-5-¡l)ox¡)benzam¡da de cristal simple
Se agregó una disolución 5N HCl en ¡PrOH (2 mL) a la base libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (140 mg) a temp. ambiente. Después de agitar a temp. ambiente durante 30 min, el disolvente se retiró para proporcionar la sal de ácido bis-clorhídrico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida- Se tomó una porción de este material amorfo blanco (~25 mg) y se agregó MeCN (0,5 mL) a temp. ambiente. La suspensión resultante se calentó suavemente durante 2 minutos hasta la disolución completa del material. La disolución después se enfrió hasta RT lentamente durante la noche después de reposar para proporcionar la sal de ácido bis-clorhídrico de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida cristalina. Punto de fusión: -210-215 °C.
Ejemplo 267. Exploración de sal cristalina de 5-Fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida
Se seleccionaron contraiones farmacéuticamente aceptables en función de valores pKa conocidos y se llevaron a cabo los experimentos de cristalización de sal según el procedimiento general de adición directa de aproximadamente uno o dos equivalentes molares del contraión a la base libre de 5-fluoro-N,N-diisopropil-2-((4-(7-(((1r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida (Ejemplo 6A) en disolución o suspensión. Los materiales sólidos se recogieron cuando se produjo la precipitación de suficiente cantidad. Se llevaron a cabo etapas adicionales tales como enfriamiento, adición de antidisolvente y/o suspensión para inducir la cristalización o aumentar los rendimientos, según lo necesario. Los productos se evaluaron cualitativamente para determinar la cristalinidad mediante microscopía de luz polarizada (PLM) y/o XRPD. Se usó secado al vacío para identificar formas de cristal no solvatadas de las posibles sales. Se uso espectroscopía 1H-NMR de disolución para confirmar la composición y estequiometría, que no se produjo degradación química y para evaluar la cantidad de disolvente presente. Para las sales de ácido clorhídrico, se usó espectroscopía de rayos X de energía dispersiva (EDX) para confirmar la estequiometría. La Tabla 29 muestra una lista de sales farmacéuticamente aceptables identificadas en los experimentos de exploración de sal. "n/a" se refiere a datos no disponibles (p. ej., no se pudo aislar la sal en forma cristalina; la sal delicuesció a 75 % de humedad relativa; la sal se convirtió en otra forma; o se observó un patrón de XRPD desordenado).
Tabla 29.


ENSAYOS BIOLOGICOS
Ensayo 1 (ensayo de unión)
Se evaluaron las potencias de compuestos inhibidores contra la unión de menina/MLL mediante ensayo AlphaLISA al usar (1) menina natural o (2) menina mutada biotiniliadas (descritas en Huang et al., 2012, Nature, 482, 542-546) y la proteína de fusión MLL-AF9 que incluye un epítopo FLAG en su extremo C. Las proteínas menina se expresaron en E.coli y se modificaron covalentemente con biotina al usar EZ-Link™ Sulfo-NHS-Biotin (núm. de cat. de ThermoFisher 21217) según el protocolo del fabricante. La MLL1 -1,396 fusionada a AF91 -92 y el péptido FLAG en el extremo C se expresión en células HEK293 y se usaron como un lisado aclarado a 21.000 x g durante 10 min.
Los compuestos (2 |uL de disoluciones en DMSO) se dispensaron en placas de media área de 96 pocillos blancas (núm. de cat. de Corning 3693) y se incubaron durante 30 min a RT con 5 nM de menina biotinilada y la cantidad adecuada de lisado de MLL-AF9-FLAG en 40 |uL de tampón 50 mM Tris-HCl pH 7,4 que contenía DMSO al 5 % (v/v), 50 mM NaCl, seroalbúmina bovina (BSA) al 0,01 % (p/v) y 1 mM DTT. A esta mezcla de incubación, se agregaron 40 |ul de perlas aceptoras anti-FLAG AlphaLISA (núm. de cat. de PerkinElmer AL112C) y donantes de estreptavidina (núm.
de cat. de PerkinElmer 6760002) (10 pg/mL de cada) y se continuó con la incubación a RT durante 60 min. La señal de Alpha (ensayo homogéneo de proximidad luminiscente amplificada) se midió en un lector de placas con múltiples etiquetas Envision al finalizar la incubación. Todas las etapas se llevaron a cabo en luz fluorescente tenue.
Los valores del porcentaje de inhibición se calcularon en función de los testigos no inhibidos (DMSO) y completamente inhibidos (10 pM MI-2-2, núm. de cat. de EMD Millipore 444825). Estos valores de porcentaje de inhibición se sometieron a regresión con respecto a las concentraciones de compuesto en el ensayo al usar un ajuste de curva no lineal logit de cuatro parámetros (XLFit, IDBS). Los valores de CI50 se derivaron del ajuste de la curva como puntos de inflexión en las curvas de dosis-respuesta y se establecen en la Tabla 30 a continuación.
Ensayo 2: (ensayo de proliferación celular)
Se evaluaron las potencias de los compuestos inhibidores contra la proliferación celular de la línea celular de leucemia monocítica aguda humana MV-4-11 (ATCC® CRL-9591™) basada en determinación cuantitativa ATP. Se incubaron células MV-4-11 o células testigo de toxicidad HL-60 (ATCC® CCL-240™) en placas de cultivo de tejido de 96 pocillos (1,67 x 10⁴ células en 200 pL de medios de cultivo que contenían FBS al 10 % por pocillo) con o sin compuesto de prueba durante 72 h a 37 °C, CO2 al 5 %. Después de la incubación, cada pocillo se mezcló mediante pipeteado y se transfirieron 95 pL de cada pocillo a un pocillo en placas negras de 96 pocillos OptiPlate® (PerkinElmer). Se agregó un volumen igual de reactivo de ensayo de viabilidad celular luminiscente CellTiter-Glo® (Promega) a cada pocillo y posteriormente se mezclaron durante 5 min en un agitador de placa orbital. Se midió la luminiscencia en un Wallac EnVision 2104 Multilabel Reader (PerkinElmer) para determinar cuantitativamente ATP. El porcentaje de inhibición de la proliferación celular mediante los compuestos de prueba se calculó en función de la multiplicación de células no inhibidas (DMSO) frente a las células tratadas con un potente inhibidor de menina a una concentración que proporcionó al menos 100x DL50. Los valores de CE50 se calcularon en función de las curvas de dosis-respuesta del porcentaje de inhibición frente a la concentración del compuesto y se establecen en la Tabla 30 a continuación.
Los datos para los Ensayos 1 y 2 se proporcionan a continuación en la Tabla 27 ("n/a" se refiere a datos no disponibles; "+++" significa <100 nM; "++" significa >100 nM y <1000 nM; y "+" significa >1000 nM).
Tabla 30. Datos biológicos


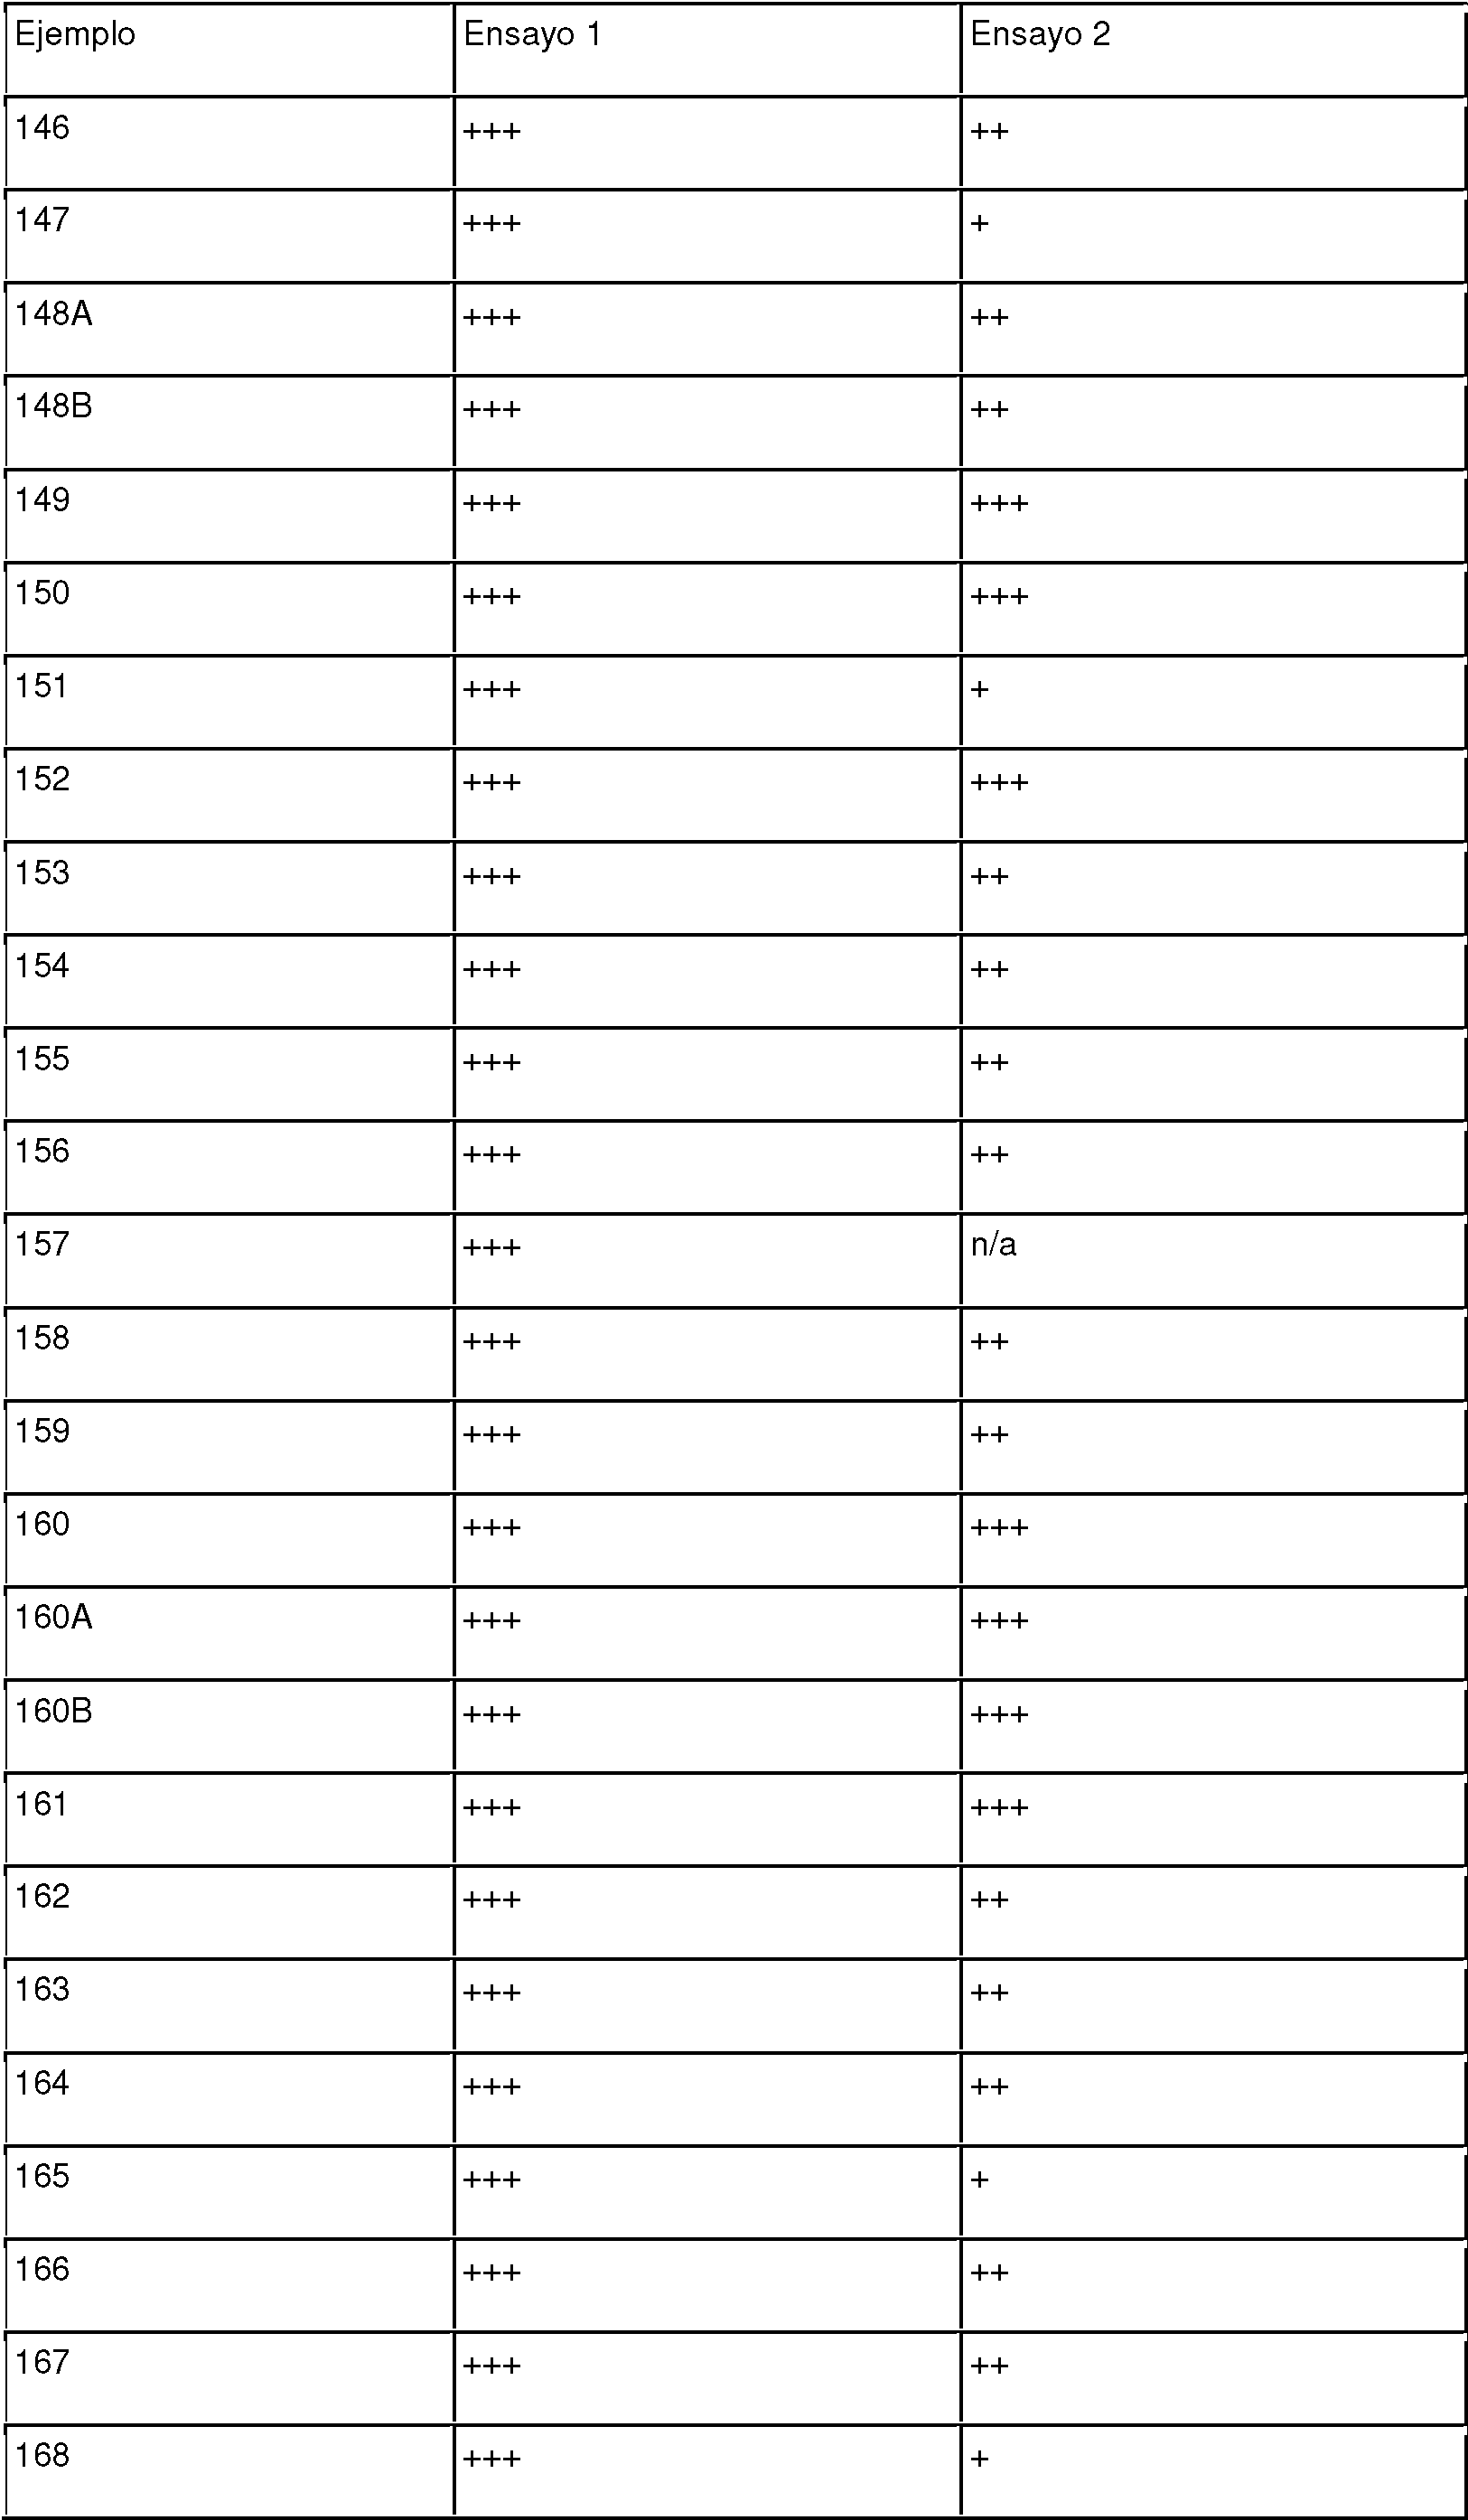


Aunque se describieron varias realizaciones de la presente invención, es evidente que los ejemplos básicos se pueden alterar para proporcionar otras modalidades que utilizan los compuestos y métodos de la presente invención. Por lo tanto, se apreciará que el alcance de la presente invención se definirá mediante las reivindicaciones adjuntas y en mediante las realizaciones específicas que se han representado a modo de ejemplo.
A menos que se definan de cualquier otra manera, todos los términos técnicos y científicos usados en la presente memoria tienen el significado entendido comúnmente por un experto en la técnica.
Claims (15)
1. Un compuesto de Fórmula I:

o una sal farmacéuticamente aceptable de este, en donde:
A, B, D y E se seleccionan cada uno independientemente de -C(RA1)(RA2)-, -C(RA1)(RA2)-C(RA1)(RA2)-, -C(RA1)(RA2)-O-, -C(RA1)(RA2)-NRA3-, -C(=O)-, -C(RA1)(RA2)-C(=O)- y -N=C(NH)- en donde no más de uno de A, B, D y E es -C(RA1)(RA2)-O-, -C(RA1)(RA2)-NRA3-, -C(RA1)(RA2)-C(=O)-, -C(=O)- o -N=C(NH)-;
U es N o CRU, en donde RU es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2-8;
W es N o CRW, en donde RW es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2-8;
X es N o CRX, en donde RX es H, halo, CN, OH, alquilo C1-4, alcoxi C1-4, amino, alquilo C1-4 amino o dialquilamino C2-8, en donde cuando X es N, el átomo de L que está directamente unido con X es distinto de N, O o S;
L se selecciona de -alquileno C1-6- y -(alquileno C1-4)a-Q-(alquileno C1-4)b-, en donde el grupo alquileno C1-6 y cualquier grupo alquileno C1-4 del grupo -(alquileno C1-4)a-Q-(alquileno C1-4)b- se sustituye opcionalmente con 1, 2 o 3 sustituyentes seleccionados independientemente de halo, CN, OH, alquilo C1-3, alcoxi C1-3, haloalquilo C1-3, haloalcoxi C1-3, amino, alquilamino C1-3 y di(alquilo C1-3)amino;
Q es -O-, -S-, -S(=O)-, -S(=O)2-, -C(=O)-, -C(=O)NRq1-, -C(=O)O-, - OC(=O)NRq1-,
-NRq1-, -NRq1C(=O)O-, -NRq1C(=O)NRq1-, -S(=O)2NRq1-, -C(=NRq2)-, o -C(=NRq2)-NRq1-, en donde cada Rq1 se selecciona independientemente de H o alquilo C1-6, y en donde cada Rq2 se selecciona independientemente de H, alquilo C1-6 y CN;
Cy es un grupo arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros o heterocicloalquilo de 4-18 miembros enlazador, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy;
cada RCy se selecciona independientemente de halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, CN, NO2, ORa1, SRa1, C(O)Rb1, C(O)NRc1Rd1, C(O)ORa1, OC(O)Rb1, OC(O)NRc1Rd1, C(=NRe1)NRc1Rd1, NRc1C(=NRe1)NRc1 Rd1, NRc1Rd1, NRc1C(O)Rb1, NRc1C(O)ORa1, NRc1C(O)NRc1Rd1, NRc1S(O)Rb1, NRc1S(O)2Rb1, NRc1S(O)2NRc1Rd1, S(O)Rb1, S(O)NRc1Rd1, S(O)2Rb1 y S(O)2NRc1Rd1, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros y heterocicloalquilo de 4-10 miembros se sustituyen cada uno opcionalmente por 1,2, 3 o 4 sustituyentes seleccionados independientemente de CN, NO2, ORa1, SRa1, C(O)Rb1, C(O)NRc1Rd1, C(O)ORa1, OC(O)Rb1, OC(O)NRc1Rd1, C(=NRe1)NRc1Rd1, NRc1 C(=NRe1)NRc1 Rd1, NRc1Rd1, NRc1C(O)Rb1, NRc1C(O)ORa1, NRc1C(O)NRc1Rd1, NRc1S(O)Rb1, NRc1S(O)2Rb1, NRc1S(O)2NRc1Rd1, S(O)Rb1, S(O)NRc1Rd1, S(O)2Rb1 y S(O)2NRc1Rd1;
R1 es H, Cy1, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, NO2, ORa2, SRa2, C(O)Rb2, C(O)NRc2Rd2, C(O)ORa2, OC(O)Rb2, OC(O)NRc2Rd2, C(=NRe2)NRc2Rd2, NRc2C(=NRe2)NRc2Rd2, NRc2Rd2, NRc2C(O)Rb2, NRc2C(O)ORa2, NRc2C(O)NRc2Rd2, NRc2S(O)Rb2, NRc2S(O)2Rb2, NRc2S(O)2NRc2Rd2, S(O)Rb2, S(O)NRc2Rd2, S(O)2Rb2 y S(O)2NRc2Rd2, en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1,2, 3 o 4 sustituyentes seleccionados independientemente de halo, CN, NO2, ORa2, SRa2, C(O)Rb2, C(O)NRc2Rd2, C(O)ORa2, OC(O)Rb2, OC(O)NRc2Rd2, C(=NRe2)NRc2Rd2, NRc2C(=NRe2)NRc2Rd2, NRc2Rd2,
NRc2C(O)Rb2, NRc2C(O)ORa2, NRc2C(O)NRc2Rd2, NRc2S(O)Rb2, NRc2S(O)2Rb2, NRc2S(O)2NRc2Rd2, S(O)Rb2, S(O)NRc2Rd2, S(O)2Rb2 y S(O)2NRc2Rd2;
Y es O, S, CRY1RY2 o NRY3, en donde RY1, RY2 y RY3 se seleccionan cada uno independientemente de H y alquilo Ci-4;
Z es Cy2, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo C2-6, alquinilo C2-6, CN, C(O)Rb3, C(O)NRc3Rd3, C(O)ORa3, OC(O)Rb3, OC(O)NRc3Rd3, C(=NRe3)NRc3Rd3, NRc3C(=NRe3)NRc3Rd3, NRc3Rd3, NRc3C(O)Rb3, NRc3C(O)ORa3, NRc3C(O)NRc3Rd3, NRc3S(O)Rb3, NRc3S(O)2Rb3, NRc3S(O)2NRc3Rd3, S(O)Rb3, S(O)NRc3Rd3, S(O)2Rb3, S(O)2NRc3Rd3 y P(O)Rc3Rd3 en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1,2, 3 o 4 sustituyentes seleccionados independientemente de Cy2, halo, CN,
NO2, CN, NO2, ORa3, SRa3, C(O)Rb3, C(O)NRc3Rd3, C(O)ORa3, OC(O)Rb3, OC(O)NRc3Rd3, C(=NRe3)NRc3Rd3, NRc3C(=NRe3)NRc3Rd3, NRc3Rd3, NRc3C(O)Rb3, NRc3C(O)ORa3, NRc3C(O)NRc3Rd3, NRc3S(O)Rb3, NRc3S(O)Rb3, NRc3S(O)2NRc3Rd3, S(O)Rb3, S(O)NRc3Rd3, S(O)2Rb3 y S(O)2NRc3Rd3;
cada R2 y R3 se selecciona independientemente de H, halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo
C2-6, alquinilo C2-6, CN, NO2, ORa4, SRa4, C(O)Rb4, C(O)NRc4Rd4, C(O)ORa4, OC(O)Rb4, OC(O)NRc4Rd4, C(=NRe4)NRc4Rd4, NRc4C(=NRe4)NRc4Rd4, NRc4Rd4, NRc4C(O)Rb4, NRc4C(O)ORa4, NRc4C(O)NRc4Rd4, NRc4S(O)Rb4, NRc4S(O)2Rb4, NRc4S(O)2NRc4Rd4, S(O)Rb4, S(O)NRc4Rd4, S(O)2Rb4 y S(O)2NRc4Rd4, en donde dicho alquilo C1-6, alquenilo C2-6 y alquinilo C2-6 se sustituyen cada uno opcionalmente por 1, 2, 3 o 4 sustituyentes seleccionados independientemente de halo, CN, NO2, ORa4, SRa4, C(O)Rb4, C(O)NRc4Rd4, C(O)ORa4, OC(O)Rb4, OC(O)NRc4Rd4, C(=NRe4)NRc4Rd4, NRc4C(=NRe4)NRc4Rd4, NRc4Rd4, NRc4C(O)Rb4, NRc4C(O)ORa4, NRc4C(O)NRc4Rd4, NRc4S(O)Rb4, NRc4S(O)2Rb4, NRc4S(O)2NRc4Rd4, S(O)Rb4, S(O)NRc4Rd4, S(O)2Rb4 y S(O)2NRc4Rd4;
cada RA1 se selecciona independientemente de H, halo, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, haloalcoxi C1-4, amino, alquilamino C1-4, dialquilamino C2-8, CN, NO2 y OH;
cada RA2 se selecciona independientemente de H, halo, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, haloalcoxi C1-4, amino, alquilamino C1-4, dialquilamino C2-8, CN, NO2 y OH;
cada RA3 se selecciona independientemente de H, alquilo C1-4, alcoxi C1-4, haloalquilo C1-4, C(O)Rz y C(O)ORz, en donde dicho alquilo C1-4 se sustituye opcionalmente mediante fenilo, alcoxi C1-4, haloalcoxi C1-4, CN, NO2 u OH;
Rz es H, alquilo C1-4 o fenilo;
cada Cy1 se selecciona independientemente de arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros y heterocicloalquilo de 4-18 miembros, cada uno de los cuales se sustituye opcionalmente con 1,2, 3 o 4 sustituyentes seleccionados independientemente de RCy1;
cada Cy2 se selecciona independientemente de arilo C6-14, cicloalquilo C3-18, heteroarilo de 5-16 miembros y heterocicloalquilo de 4-18 miembros, cada uno de los cuales se sustituye opcionalmente con 1,2, 3 o 4 sustituyentes seleccionados independientemente de RCy2;
cada RCy1 y RCy2 se selecciona independientemente de halo, alquilo C1-6, haloalquilo C1-4, cianoalquilo C1-4, alquenilo
C2-6, alquinilo C2-6, fenilo, cicloalquilo C3-7, heteroarilo de 5-6 miembros y heterocicloalquilo de 4-7 miembros, CN, NO2, ORa5, SRa5, C(O)Rb5, C(O)NRc5Rd5, C(O)ORa5, OC(O)Rb5, OC(O)NRc5Rd5, C(=NRe5)NRc5Rd5, NRc5C(=NRe5)NRc5Rd5, NRc5Rd5, NRc5C(O)Rb5, NRc5C(O)ORa5, NRc5C(O)NRc5Rd5 NRc5S(O)Rb5, NRc5S(O)2Rb5, NRc5S(O)2NRc5Rd5, S(O)Rb5, S(O)NRc5Rd5, S(O)2Rb5 y S(O)2NRc5Rd5, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, fenilo, cicloalquilo
C3-7, heteroarilo de 5-6 miembros y heterocicloalquilo de 4-7 miembros se sustituyen cada uno opcionalmente por 1,
2, 3 o 4 sustituyentes seleccionados independientemente de CN, NO2, ORa5, SRa5, C(O)Rb5, C(O)NRc5Rd5, C(O)ORa5, OC(O)Rb5, OC(O)NRc5Rd5 C(=NRe5)NRc5Rd5, NRc5C(=NRe5)NRc5Rd5, NRc5Rd5, NRc5C(O)Rb5, NRc5C(O)ORa5, NRc5C(O)NRc5Rd5, NRc5S(O)Rb5, NRc5S(O)2Rb5, NRc5S(O)2NRc5Rd5, S(O)Rb5, S(O)NRc5Rd5, S(O)2Rb5 y S(O)2NRc5Rd5;
cada Ra1, Rb1, Rc1, Rd1, Ra2, Rb2, Rc2, Rd2, Ra3, Rb3, Rc3, Rd3, Ra4, Rb4, Rc4, Rd4, Ra5, Rb5, Rc5 y Rd5 se selecciona independientemente de H, alquilo C1-6, haloalquilo C1-4, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembros, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-6, cicloalquilo C3-10-alquilo C1-6, (heteroarilo de 5-10 miembros)-alquilo C1-6 y (heterocicloalquilo de 4-10 miembros)-alquilo C1-6, en donde dicho alquilo C1-6, alquenilo C2-6, alquinilo C2-6, arilo C6-10, cicloalquilo C3-10, heteroarilo de 5-10 miembro, heterocicloalquilo de 4-10 miembros, arilo C6-10-alquilo C1-6, cicloalquilo C3-10-alquilo C1-6, (heteroarilo de 5-10 miembros)-alquilo C1-6 y (heterocicloalquilo de 4-10 miembros)-alquilo C1-6 se sustituyen cada uno opcionalmente con 1,2, 3, 4 o 5 sustituyentes seleccionados independientemente de Rg;
cada Re1, Re2, Re3, Re4 y Re5 se selecciona independientemente de H, alquilo C1-4 y CN;
cada Rg se selecciona independientemente del grupo que consiste en OH, NO2, CN, halo, alquilo C1-6, alquenilo C2-6, alquinilo C2-6, haloalquilo C1-4, alcoxi C1-6, haloalcoxi C1-6, ciano-alquilo C1-3, HO-alquilo C1-3, amino, alquilamino C1-6, di(alquilo C1-6)amino, tiol, alquiltio C1-6, alquilsulfinilo C1-6, alquilsulfonilo C1-6, carboxi, aminocarbonilo, alquilcarbonilo
C1-6 y alcoxicarbonilo C1-6;
n es 0 o 1;
m es 0 o 1;
p es 0, 1,2 o 3;
q es 0, 1 o 2;
a es 0 o 1; y
b es 0 o 1,
en donde cualquier grupo cicloalquilo o heterocicloalquilo se sustituye opcionalmente, además, por 1 o 2 grupos oxo.
2. El compuesto de la reivindicación 1, o una sal farmacéuticamente aceptable de este, en donde
i) Y es O, o ii) Y es NRY3,
y/o i) U es N, o ii) U es CRU,
y/o i) W es N, o ii) W es CRW
y/o i) X es N, o ii) X es CRX
y/o i) A, B, D y E se seleccionan cada uno independientemente de -C(RA1)(RA2)- y - C(RA1)(RA2)-C(RA1)(RA2)-, o ii) A, B, D y E se seleccionan cada uno independientemente de - CH2- y -CH2-CH2-.
3. El compuesto de la reivindicación 1 o la reivindicación 2, o una sal farmacéuticamente aceptable de este, en donde: i) el resto espiro representado por la fórmula a continuación:
e

en donde e y f indican puntos de acoplamiento al resto de la molécula, se selecciona de:
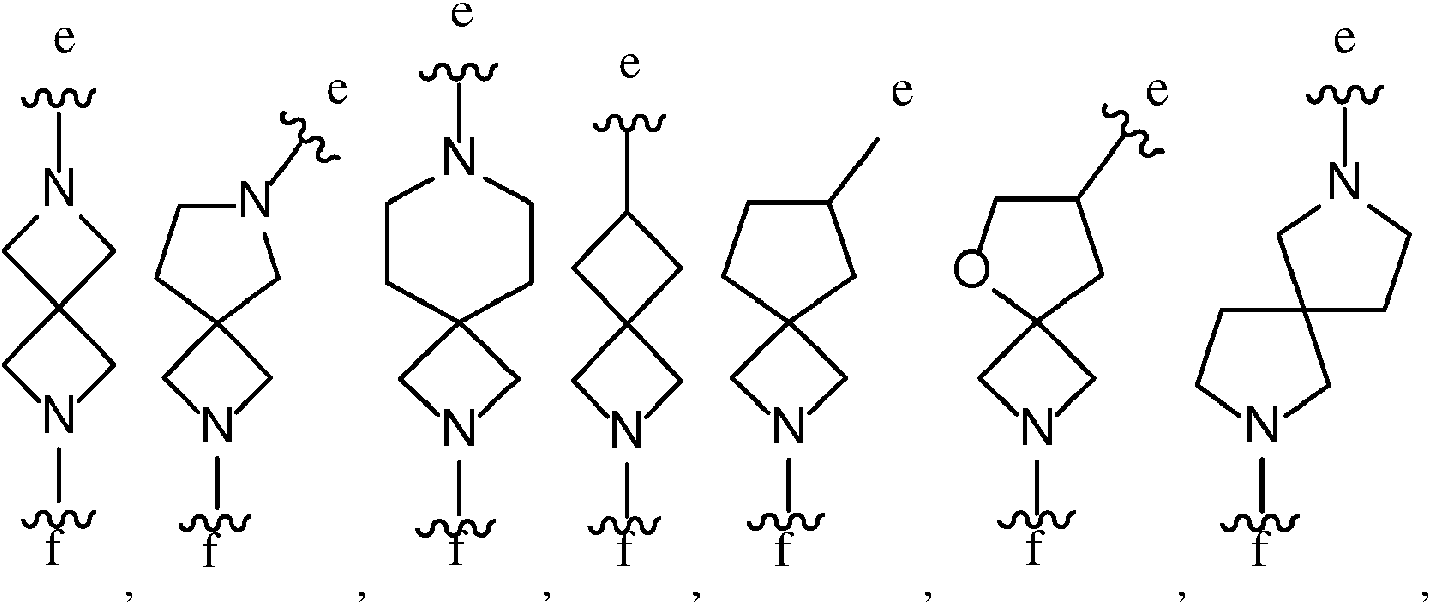

o
ii) el resto espiro representado por la fórmula a continuación:
e

en donde e y f indican puntos de acoplamiento al resto de la molécula, se selecciona de:

4. El compuesto de una cualquiera de las reivindicaciones 1 a 3, o una sal farmacéuticamente aceptable de este, en donde
i) L se selecciona de -alquileno C1-6- opcionalmente sustituido con 1, 2 o 3 sustituyentes seleccionados independientemente de halo, CN, OH, alquilo C1-3, alcoxi C1-3, haloalquilo C1-3, haloalcoxi C1-3, amino, alquilamino C1-3 y di(alquilo C1-3)amino, o
ii) L se selecciona de metileno, etileno y -CH2-CH(OH)-, o
iii) L es metileno, o
iv) L se selecciona de -(alquileno C1-4)a-Q-(alquileno C1-4)b-, en donde cualquier grupo alquileno C1-4 del grupo -(alquileno C1-4)a-Q-(alquileno C1-4)b- se sustituye opcionalmente con 1, 2 o 3 sustituyentes seleccionados independientemente de halo, CN, OH, alquilo C1-3, alcoxi C1-3, haloalquilo C1-3, haloalcoxi C1-3, amino, alquilamino C1-3 y di(alquilo C1-3)amino, o
v) L se selecciona de -C(O)-CH2-, -C(O)-CH2-CH2-, C(O), - NH-CH2-, NH, -C(O)-CH(NH2)-, -NH-CH(CH3)-, -N(CH3)-C(O)-, N(CH3)-CH2-, -CH2-CH2-O- y -C(O)-NH-.
5. El compuesto de una cualquiera de las reivindicaciones 1 a 4, o una sal farmacéuticamente aceptable de este, en donde
i) Cy es un grupo fenilo, cicloalquilo C3-18, heteroarilo de 5-10 miembros o heterocicloalquilo de 4-9 miembros enlazador, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy, o
ii) Cy es un grupo fenilo, cicloalquilo C3-18, heteroarilo de 5-10 miembros o heterocicloalquilo de 4-9 miembros enlazador, cada uno de los cuales se sustituye opcionalmente con 1, 2, 3 o 4 sustituyentes seleccionados independientemente de RCy, o
iii) Cy es un grupo enlazador que tiene la fórmula:

cada uno de los cuales se sustituye opcionalmente con 1,2, 3 o 4 sustituyentes seleccionados independientemente de RCy, o
iv) Cy es un grupo enlazador que tiene la fórmula:

6. El compuesto de una cualquiera de las reivindicaciones 1 a 5, o una sal farmacéuticamente aceptable de este, en donde
i) n es 0, o ii) n es 1,
y/o i) m es 0 o ii) m es 1,
y/o i) p es 0 o ii) p es 1,
y/o i) q es 0 o ii) q es 1.
7. El compuesto de una cualquiera de las reivindicaciones 1 y 3 a 6, o una sal farmacéuticamente aceptable de este, que tiene
i) la Fórmula IIa, IIb, IIIa o IIIb:


8. El compuesto de la reivindicación 1, en donde el compuesto se selecciona de:
5-fluoro-N,N-diisopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
N-etil-5-fluoro-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida;
N-etil-5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-isopropilbenzamida;
5-fluoro-N-(2-hidroxietil)-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N,N-diisopropil-2-((4-(7-(((1s,4s)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-((7-(5-(2-(amino(ciclopentil)metil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(2-(ciclopentil(dimetilamino)metil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
N-(ciclopentil(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)metil)acetamida;
6-((7-(5-(4-fluoro-2-(1-hidroxi-2-metilpropil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3,3-dimetilindolin-2-ona;
6- ((7-(5-(4-fluoro-2-isobutirilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3-metil-2-oxoindolina-3-carbonitrilo;
5-fluoro-2-((4-(6-(3-(4-fluorofenil)propanoil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida; 5-((7-(5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-3-oxo-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
N-(4-fluoro-2-(5-isopropil-3-metilisoxazol-4-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina;
4- (5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)fenil)-5-isopropil-3-metilisoxazol;
N-(5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina;
5- fluoro-2-((4-(2-(2-hidroxi-2-metilpropil)-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-il)amino)-N,N-diisopropilbenzamida; 5-((7-(5-(2-(dimetilfosforil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-N-(4-fluorobencil)-5-oxa-2-azaspiro[3.4]octan-7-amina; 4- (((2-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-il)amino)metil)benzonitrilo;
7- (5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-N-(4-fluorobencil)-1-oxa-7-azaspiro[4.4]nonan-3-amina; 5- fluoro-N-isopropil-N-metil-2-((4-(7-(((1 r,4r)-4-(metilcarbamoil)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida;
2-((4-(7-amino-7-(4-cianobencil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida;
5-fluoro-2-((4-(7-hidroxi-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida;
2-((4-(7-amino-8-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida;
5- fluoro-2-((4-(8-(4-fluorobencil)-7-(2-hidroxietil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida;
6- ((7-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2-azaspiro[4.4]nonan-2-il)metil)-1-metil-1 H-benzo[d]imidazol-2(3H)-ona; 5-((7-(3-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)piridin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(2-(3-ciclopropil-1-metil-6-oxo-1,6-dihidropiridin-2-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
N-(5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)piridin-3-amina;
2-(5-((4',5-difluoro-2'-(2-fluoropropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano;
5-fluoro-N-isopropil-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)bencenosulfonamida;
5-((7-(5-(4-fluoro-2-(2-metoxibutan-2-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-(3-hidroxipentan-3-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilciclopropano carboxamida;
5-((7-(5-(4-fluoro-2-(3-hidroxi-3-metilbutil)fenoxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)ciclopropanocarboxilato de metilo;
2-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilciclopropano carboxamida;
6- ((2-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.4]octan-6-il)metil)-3,3-dimetilindolin-2-ona;
2-(6-(5-(2-cloro-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano-2-carbonil)-2,3-dihidro-1 H-indeno-5-sulfonamida;
5-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
5-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pinmidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxamida;
ácido 2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxílico;
2-ciclopropil-5'-fluoro-N,N-dimetil-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carboxamida;
5-((7-(2-cloro-5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-((4,5-difluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
5'-fluoro-2-metil-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
5-((7-(5-((2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
5-((7-(5-((5-fluoro-2'-(trifluorometil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
5'-fluoro-2,6-dimetil-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
2-ciclopropil-3',5'-difluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
5-((7-(5-(4-fluoro-2-(2-isopropil-1 H-imidazol-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
5-((7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)tiazol-4-carboxilato de etilo;
ácido 2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)tiazol-4-carboxílico;
2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)-N-metiltiazol-4-carboxamida;
2-(7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)-N,N-dimetiltiazol-4-carboxamida;
7-bencil-2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro [4.4] nonano;
5-((7-(5-((5-fluoro-2'-(1 -hidroxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
5-fluoro-N-isopropil-N-metil-2-((4-(7-(3-(2-oxooxazolidin-3-il)bencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N-isopropil-N-metil-2-((4-(7-(4-(2-oxooxazolidin-3-il)bencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-((7-(5-((5-fluoro-2'-(2-hidroxipropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin -4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
2-(1,4-dioxaspiro[4.5]decan-8-ilmetil)-6-(5-(4-fluoro-2-(4-isopropil pirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano;
4-((6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il) metil)ciclohexanol; 2-ciclopropil-5'-fluoro-2'-((4-(6-((4-hidroxiciclohexil)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-[1, 1 '-bifenil]-4- carbonitrilo;
2-(5-((5-fluoro-2'-(1-metoxietil)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano;
5-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3] heptan-2-il)pirimidin-5-il)oxi)fenil)-2,3-dihidro-1 H-inden-2-amina;
5-((7-(5-((5-fluoro-2'-(1-hidroxipropan-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin -4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
5-((7-(5-(4-fluoro-2-(morfolinometil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d]imidazol-2(3H)-ona;
1-(7-(5-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)amino)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-2-il)-2-metilpropan-2-ol;
1- ((6-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)metil)ciclohexan-1-ol;
N-(2-amino-2-oxoetil)-N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida;
N-(5-fluoro-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)fenil)propano-2-sulfonamida;
7-(5-(4-fluoro-2-(N-metilisobutiramido)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonano-2-carboxilato de terc-butilo; N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-metilisobutiramida;
5-((7-(5-(4-fluoro-2-isobutilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2- (3-((2'-etil-5-fluoro-[1,1'-bifenil]-2-il)metil)piridin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano; N-((1 r,4r)-4-((2-(5-(2-(3-ciclopropil-1-metil-6-oxo-1,6-dihidropiridin-2-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)-2,2,2-trifluoroacetamida;
N-(4-((2-(5-(2-(3-ciclopropil-1-metil-6-oxo-1,6-dihidropiridin-2-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)metanosulfonamida;
5-((7-(5-(2-(3-ciclopropil-1-metil-6-oxo-1,6-dihidropiridin-2-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 -(2-hidroxietil)-1 H-benzo[d]imidazol-2(3H)-ona;
(1 r,4r)-4-(2-(6-(5-(2-(2-ciclopropilpiridin-3-il)-4-fluorofenoxi) pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)etil)ciclohexan-1 -amina;
((1 r,4r)-4-(((2-(5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2-azaspiro[3.3]heptan-6-il)amino)metil)ciclohexil)carbamato de terc-butilo;
((1 r,4r)-4-((2-(5-(2-(N-etilisobutiramido)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil) carbamato de terc-butilo;
((1 r,4r)-4-((2-(5-(2-(N-etilisobutiramido)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de metilo;
N-etil-N-(5-fluoro-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro [3.5]nonan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida;
2-((4-(6-(2-((1 r,4r)-4-(3,3-dimetil butanamido)ciclohexil)etil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropil benzamida;
((1 r,4r)-4-(2-(6-(5-(2-(2-ciclopropilpiridin-3-il)-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)etil)ciclohexil) carbamato de terc-butilo;
5-fluoro-2-((4-(7-(2-hidroxi-2-metilpropil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida; 2-((4-(7-((3-ciano-3-metil-2-oxoindolin-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida;
etil(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro [4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)carbamato de metilo;
5-fluoro-2-((4-(7-((1-(2-hidroxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-isopropil-N-metilbenzamida;
5-fluoro-N-isopropil-N-metil-2-((4-(6-((tetrahidro-2H-piran-4-il)amino)-2-azaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N-isopropil-N-metil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro [3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida;
((1 r,4r)-4-((2-(5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de terc-butilo;
((1 r,4r)-4-((2-(5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de metilo;
N-(terc-butil)-2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[3.4]octan-6-amina;
2-((4-(7-(((1 r,4r)-4-(3,3-dimetilureido)ciclohexil) metil)-2,7-diazaspiro [3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropil benzamida;
5-fluoro-2-((4-(7-((4-hidroxiciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida; 5-fluoro-2-((4-(6-((4-hidroxiciclohexil)metil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida; 2-((4-(7-((1,4-dioxaspiro[4.5]decan-8-il)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida;
5-fluoro-N,N-diisopropil-2-((4-(7-((tetrahidro-2H-piran-4-il)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N,N-diisopropil-2-((4-(6-neopentil-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)benzamida;
2-((4-(6-(ciclopropilmetil)-2,6-diazaspiro [3.4]octan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida;
2-((4-(6-(6-ciano-1,2,3,4-tetrahidro naftalen-2-il)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropil benzamida;
5-fluoro-N,N-diisopropil-2-((4-(6-(2-((1 r,4r)-4-pivalamidociclohexil)etil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)benzamida;
N-(2-((4-(6-(ciclohexilmetil)-2,6-diazaspiro[3.3]heptan-2-il) pirimidin-5-il)oxi)-5-fluoro fenil)-N-etilisobutiramida;
N-etil-5-fluoro-N-isopropil-2-((4-(7-((1-metil-2-oxo-2,3-dihidro-1 H-benzo[d] imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
2-(5-(2-(ciclopentiloxi)-4-fluorofenoxi)pirimidin-4-il)-7-((tetrahidro-2H-piran-4-il) metil)-2,7-diazaspiro[4.4]nonano;
2-(5-(2-ciclopropoxi-4-fluoro fenoxi)pirimidin-4-il)-7-((tetrahidro-2H-piran-4-il) metil)-2,7-diazaspiro[4.4]nonano;
N-etil-N-(5-fluoro-2-((4-(7-((tetrahidro-2H-piran-4-il)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida;
5-fluoro-N,N-diisopropil-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N,N-diisopropil-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)benzamida;
2-((4-(6-(2-(4-cianofenil)acetil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida;
5-fluoro-2-((4-(6-(6-fluoro-1,2,3,4-tetrahidronaftalen-2-il)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-N,N-diisopropilbenzamida;
((1 r,4r)-4-(2-(6-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)etil)ciclohexil)carbamato de terc-butilo;
2- ((4-(6-(2-(4-cianofenil)acetil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluoro-N,N-diisopropilbenzamida; N-etil-N-(5-fluoro-2-((4-(6-(5-(metilsulfonil)-2,3-dihidro-1 H-indeno-2-carbonil)-2,6diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida;
3- (((2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[3.3]heptan-6-il)amino)metil)biciclo[1,1,1]pentano-1-carbonitrilo;
N-etil-N-(5-fluoro-2-((4-(6-(2-(4-(metilsulfonil)fenil)acetil)-2,6-diazaspiro[3.3]heptan-2-il) pirimidin-5-il)oxi) fenil)isobutiramida;
N-(2-((4-(6-(5-bromo-2,3-dihidro-1 H-indeno-2-carbonil)-2,6-diazaspiro [3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-etilisobutiramida;
N-etil-N-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi) fenil)isobutiramida;
N-ciclopropil-5-fluoro-N-isopropil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
2-((4-(7-((1-(2-acetamidoetil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
2-((4-(7-((1-(2-(dimetilamino)etil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
2-((4-(7-((3-ciano-3-metil-2-oxoindolin-6-il)metil)-2,7-diazaspiro [4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
5-((7-(5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)-2-metilpirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2-((4-(2-(2-(4-cianofenil)acetil)-2,6-diazaspiro[3.4]octan-6-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida; 2-((4-(7-((1-etil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
5-fluoro-N-isopropil-2-((4-(7-((1-(2-metoxietil)-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-metilbenzamida;
4- (2-(6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.4]octan-2-il)-2-oxoetil)benzonitrilo; 5- ((7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1-(2-metoxietil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
1-(6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)-2-(6-metoxipiridin-3-il)etan-1-ona;
6- (2-(6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)-2-oxoetil)-3,3-dimetilindolin-2-ona;
((1 r,4r)-4-(2-(6-(5-(4-fluoro-2-(isopropil(metil)carbamoil)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)etil)ciclohexil)carbamato de terc-butilo;
5-((7-(5-(4-fluoro-2-((isopropil(metil) amino)metil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
N-etil-N-(5-fluoro-2-((4-(6-isobutil-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida;
N-(2-((4-(6-((4,4-difluorociclohexil)metil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-etilisobutiramida;
((1 r,4r)-4-(2-(6-(5-(4-fluoro-2-(N-metil isobutiramido)fenoxi)pirimidin-4-il)-2,6-diazaspiro [3.3]heptan-2-il)etil) ciclohexil)carbamato de terc-butilo;
2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-7-(6-fluoro-3,4-dihidroisoquinolin-2(1 H)-il)-5-oxa-2-azaspiro[3.4]octano;
4-(((2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[3.3]heptan-6-il)amino)metil)-1-metilciclohexano-1-carbonitrilo;
4- (1-((2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[3.3]heptan-6-il)amino)etil)benzonitrilo; 5- fluoro-N-isopropil-N-metil-2-((4-(7-(4-(2-oxooxazolidin-3-il)bencil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
N-((1 r,4r)-4-(2-(6-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)etil)ciclohexil)acetamida;
(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)(isopropil)carbamato de metilo;
2-((4-(7-((1 H-indazol-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida; 2-((4-(7-((3-ciano-1 H-indazol-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
((1 r,4r)-4-((7-(5-(2-(ciclopentiloxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)ciclohexil)carbamato de terc-butilo;
4-((2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[3.3]heptan-6-il)amino)-1-metilciclohexanocarbonitrilo;
4- (2-(2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.4]octan-6-il)-2-oxoetil)benzonitrilo; 5- ((7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 -metil-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2-ciclopropil-5'-fluoro-2'-((4-(6-((4-hidroxiciclohexil)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-[1, 1 '-bifenil]-4-carbonitrilo;
4- (((2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2-azaspiro[3.3]heptan-6-il)amino)metil)benzonitrilo; 5- ((7-(5-(2-(2,5-dimetilpirrolidine-1-carbonil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-(pirrolidine-1-carbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-(morfoline-4-carbonil) fenoxi)pirimidin-4-il)-2,7-diaza spiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
N-etil-N-(5-fluoro-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida;
7- (5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-N-(4-fluorobencil)-1-oxa-7-azaspiro[4.4]nonan-3-amina; N-(2-((4-(6-(ciclohexilmetil)-2,6-diazaspiro[3.4]octan-2-il)pirimidin-5-il)oxi)-5-fluorofenil)-N-etilisobutiramida;
N-bencil-2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-amina;
5-((7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-((5-fluoro-2'-(prop-1-en-2-il)-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2-(5-(4-fluoro-2-(2-isopropoxipiridin-3-il)fenoxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano;
5-fluoro-N-isopropil-N-metil-2-((4-(7-((1-metil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)(metil)carbamato de etilo;
N-ciclopropil-5-fluoro-N-metil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N-metil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-N-fenilbenzamida;
2-((4-(6-(ciclohexilmetil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
2-(5-(2-(ciclopentiloxi)-4-fluorofenoxi) pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano; 2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidrobenzo[d]oxazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
(3-((7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)fenil)carbamato de metilo;
2'-((4-(7-((1 H-benzo[d][1,2,3]triazol-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo;
N-(2-cloro-4-((7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)fenil)acetamida;
N,N-dietil-5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5- fluoro-N-isopropil-N-metil-2-((4-(7-((2-oxo-2,3-dihidrobenzo[d]oxazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
N-(terc-butil)-5-fluoro-N-metil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
1- (7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)-2-metilpropan-2-ol; 2- (5-(2-(2-ciclopropilpiridin-3-il)-4-fluorofenoxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano;
6- ((7-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3,3-dimetilindolin-2-ona;
6-((7-(5-(2-(2-ciclopropilpiridin-3-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3,3-dimetilindolin-2-ona;
5- ((7-(5-(2-(2-ciclopropilpiridin-3-il)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
4- (((2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-il)(metil)amino)metil)benzonitrilo;
6- ((7-(5-(4-fluoro-2-(2,2,2-trifluoroetoxi)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3,3-dimetilindolin-2-ona;
5- fluoro-N-isopropil-N-metil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
N-(ciclohexilmetil)-2-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-amina; N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-(2-hidroxietil)isobutiramida;
N-etil-N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)isobutiramida;
N-(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)-N-(2,2,2-trifluoroetil)isobutiram ida;
N-((1 r,4r)-4-((7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)ciclohexil)acetamida;
((1 r,4r)-4-(2-(6-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)etil)ciclohexil)carbamato de terc-butilo;
5-((7-(5-(4-fluoro-2-(5-isopropiltiazol-4-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
N-((1s,4s)-4-((7-(5-((4'-ciano-2'-ciclopropil-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)ciclohexil)acetamida;
2- ciclopropil-2'-((4-(7-((1-etil-2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5- il)oxi)-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo;
3- ((7-(5-(2-(ciclopentiloxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1H-indol-6-carbonitrilo; 6- ((7-(5-(2-(ciclopentiloxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-3,3-dimetilindolin-2-ona; 2-((4-(7-((6-ciano-1 H-indol-3-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
2-ciclopropil-5'-fluoro-2'-((4-(7-(4-(2-oxopirrolidin-1-il)bencil)-2,7-diazaspiro [4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxoindolin-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
6-((7-(5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-benzo[d][1,2,3]triazol;
2- ciclopropil-3',5'-difluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
3- ((7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-indol-6-carboxamida;
3-((7-(5-(2-(ciclopropilmetoxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1 H-indol-6-carbonitrilo; 2-((4-(7-((3,3-dimetil-2-oxoindolin-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida;
2'-((4-(6-(4-cianofenotil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo;
2-ciclopropil-5'-fluoro-2'-((4-(7-((2-oxoindolin-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
2-ciclopropil-2'-((4-(7-((3,3-dimetil-2-oxoindolin-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo;
2-amino-2-ciclohexil-1-(7-(5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)etanona;
(5-fluoro-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)fenil)(metil)carbamato de metilo;
5-((7-(5-(2-(benciloxi)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-metoxifenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-fluoro-N-isopropil-N-metil-2-((4-(7-((3-oxo-3,4-dihidro-2H-benzo[b][1,4]oxazin-6-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-((7-(5-(4-fluoro-2-(2-metilpirrolidine-1-carbonil)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(2-((1s,4s)-7-azabiciclo[2,2,1]heptano-7-carbonil)-4-fluorofenoxi) pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-((2'-(1,1-difluoroetil)-5-fluoro-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2-ciclopropil-5'-fluoro-2'-((4-(6-((4-hidroxitetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
2-ciclopropil-5'-fluoro-2'-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
5-fluoro-N-isopropil-N-metil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-((7-(5-(4-fluoro-2-(1-isopropil-3-(trifluorometil)-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-(2-isopropil-5-oxopirrolidin-1-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
(1 r,4r)-4-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)ciclohexan-1- amina;
((1 r,4r)-4-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)ciclohexil)carbamato de terc-butilo;
N-(4-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)fenil)acetamida; 5-fluoro-N-isopropil-N-metil-2-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)bencenosulfonamida;
5'-fluoro-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-2-carboxilato de etilo;
5-((7-(5-(4-fluoro-2-(4-isopropiltiazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-fluoro-N-isopropil-N-metil-2-((4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)benzamida;
5'-fluoro-2-metil-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-4-carbonitrilo;
4-(2-(6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)-2-oxoetil)benzonitrilo;
4-(2-(6-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)-2-oxoetil)benzonitrilo; 1 -(6-(5-((5-fluoro-2'-isopropil-[1,1 '-bifenil] -2-il)oxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptan-2-il)-2-(4-(metilsulfonil)fenil)etan-1-ona;
5'-fluoro-2-metil-2'-((4-(7-((2-oxo-2,3-dihidro-1 H-benzo[d]imidazol-5-il)metil)-2,7-diazaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-[1,1'-bifenil]-3-carbonitrilo;
2- ((3,3-difluorociclohexil)metil)-6-(5-(4-fluoro-2-(1 -isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano;
2-((3,3-difluorociclohexil)metil)-6-(5-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenoxi)pirimidin-4-il)-2,6-diazaspiro[3.3]heptano;
4- (((2-(5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-5-oxa-2-azaspiro[3.4]octan-7-il)amino)metil)benzonitrilo;
5-((7-(5-(2-(2-etilpiridin-3-il)-4-fluorofenoxi) pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-isopentilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-isobutilfenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
5-((7-(5-(4-fluoro-2-(1-isopropil-1 H-pirazol-5-il)fenoxi)pirimidin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)pirimidin-4-il)-6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptano;
N-etil-5-fluoro-N-isopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N,N-diisopropil-2-((4-(6-((tetrahidro-2H-piran-4-il)amino)-2-azaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)benzamida;
5-fluoro-N,N-diisopropil-2-((4-(6-(metil(tetrahidro-2H-piran-4-il)amino)-2-azaspiro[3.3]heptan-2-il)pirimidin-5-il)oxi)benzamida;
((1 r,4r)-4-((7-(5-((2-(diisopropilcarbamoil)-4-fluorofenil)amino)pirimidin-4-il)-2,7-diazaspiro [3,5]nonan-2-il)metil) ciclohexil) carbamato de terc-butilo;
1- ((6-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)amino) pirimidin-4-il)-2,6-diaza spiro[3.3]heptan-2-il)metil)ciclohexan-1-ol;
5-((7-(5-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)amino) pirimidin-4-il)-2,7-diazaspiro [4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
N-(4-fluoro-2-(4-isopropilpirimidin-5-il)fenil)-4-(6-((tetrahidro-2H-piran-4-il)metil)-2,6-diazaspiro[3.3]heptan-2-il)pirimidin-5-amina;
N-(5-fluoro-2'-isopropoxi-[1,1'-bifenil]-2-il)-4-(2-isobutil-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-amina;
N-(5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)-4-(2-isobutil-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-amina;
N-(2'-etil-5-fluoro-[1,1'-bifenil]-2-il)-4-(2-isobutil-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-amina;
5-fluoro-N,N-diisopropil-2-((4-(2-(4-(metilsulfonamido)ciclohexil)-2,7-diazaspiro[3.5]nonan-7-il)pirimidin-5-il)amino)benzamida;
5-((7-(3-((5-fluoro-2'-isopropil-[1,1'-bifenil]-2-il)oxi)piridin-4-il)-2,7-diazaspiro[4.4]nonan-2-il)metil)-1,3-dihidro-2H-benzo[d]imidazol-2-ona;
2'-((4-(7-amino-7-bencil-2-azaspiro[4.4]nonan-2-il)pirimidin-5-il)oxi)-2-ciclopropil-5'-fluoro-[1,1'-bifenil]-4-carbonitrilo; ((1 r,4r)-4-((2-(5-(2-(diisopropilcarbamoil)-4-fluorofenoxi)pirimidin-4-il)-2,7-diazaspiro[3.5]nonan-7-il)metil)ciclohexil)carbamato de terc-butilo;
2- ((4-(3-(4-acetamidobencil)-2-amino-4-oxo-1,3,7-triazaspiro[4.4]non-1-en-7-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropil-N-metilbenzamida; y
N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida;
o una sal farmacéuticamente aceptable de estos.
9. El compuesto de la reivindicación 1, que es
i) 5-fluoro-N,N-diisopropil-2-((4-(7-(((1 r,4r)-4-(metilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)benzamida, o una sal farmacéuticamente aceptable de este, o
ii) N-etil-2-((4-(7-(((1 r,4r)-4-(etilsulfonamido)ciclohexil)metil)-2,7-diazaspiro[3.5]nonan-2-il)pirimidin-5-il)oxi)-5-fluoro-N-isopropilbenzamida, o una sal farmacéuticamente aceptable de este.
10. Una sal farmacéuticamente aceptable del compuesto de la reivindicación 9, que es
i) una sal de ácido bis-metanosulfónico,
ii) una sal de ácido bis-clorhídrico o
iii) una sal de ácido sesquifumárico.
11. Una forma cristalina de la sal de la reivindicación 10, que es
i) sustancialmente anhidra, o
ii) hidratada o solvatada opcionalmente en donde la forma cristalina es un monohidrato.
12. Una composición farmacéutica que comprende un compuesto, una sal farmacéuticamente aceptable o forma cristalina de cualquier reivindicación anterior y al menos un portador farmacéuticamente aceptable.
13. El compuesto, sal farmacéuticamente aceptable, sal o forma cristalina de una cualquiera de las reivindicaciones 1-11 o la composición de la reivindicación 12 para su uso en el tratamiento del cáncer, por ejemplo, en donde el cáncer es: i) un cáncer hematológico, ii) leucemia, iii) linfoma o iv) en donde el cáncer es leucemia de linaje mixto (MLL), leucemia relacionada con MLL, leucemia asociada a MLL, leucemia positiva para MLL, leucemia inducida por MLL, leucemia de linaje mixto reordenado (MLL-r), leucemia asociada a un reordenamiento de MLL o un reordenamiento del gen de MLL, leucemia aguda, leucemia crónica, leucemia poco activa, leucemia linfoblástica, leucemia linfocítica, leucemia mieloide, leucemia mielógena, leucemia infantil, leucemia linfocítica aguda (ALL), leucemia mieloide aguda (AML), leucemia granulocítica aguda, leucemia no linfocítica aguda, leucemia linfocítica crónica (CLL), leucemia mielógena crónica (CML), leucemia relacionada con terapia, síndrome mielodisplásico (MDS), enfermedad mieloproliferativa (MPD), neoplasia mieloproliferativa (MPN), neoplasia de células plasmáticas, mieloma múltiple, mielodisplasia, linfoma de linfocitos T cutáneo, neoplasia linfoide, linfoma relacionado con el sida, timoma, carcinoma tímico, micosis fungoide, síndrome de Alibert-Bazin, granuloma fungoide, síndrome de Sézary, leucemia de células vellosas, leucemia prolinfocítica de linfocitos T (T-PLL), leucemia linfocítica granular grande, leucemia meníngea, leptomeningitis leucémica, meningitis leucémica, mieloma múltiple, linfoma de Hodgkin, linfoma no hodgkiniano (linfoma maligno) o macroglobulinemia de Waldenstrom.
14. El compuesto, sal farmacéuticamente aceptable o forma cristalina de una cualquiera de las reivindicaciones 1-11 o la composición de la reivindicación 12 para su uso en el tratamiento de la resistencia a la insulina, prediabetes, diabetes o riesgo de diabetes.
15. El compuesto, sal farmacéuticamente aceptable de este o forma cristalina de una cualquiera de las reivindicaciones 1-11 o la composición de la reivindicación 12 para su uso en el tratamiento de la hiperglucemia.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201662348496P | 2016-06-10 | 2016-06-10 | |
| PCT/US2017/036506 WO2017214367A1 (en) | 2016-06-10 | 2017-06-08 | Inhibitors of the menin-mll interaction |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2831084T3 true ES2831084T3 (es) | 2021-06-07 |
Family
ID=59325631
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17739383T Active ES2831084T3 (es) | 2016-06-10 | 2017-06-08 | Inhibidores de la interacción menina-MLL |
Country Status (21)
| Country | Link |
|---|---|
| US (4) | US10683302B2 (es) |
| EP (2) | EP3805215A1 (es) |
| JP (4) | JP7007302B2 (es) |
| KR (3) | KR102436430B1 (es) |
| CN (1) | CN109743875B (es) |
| AU (3) | AU2017278950B2 (es) |
| BR (1) | BR122024002146A2 (es) |
| CA (2) | CA3024180A1 (es) |
| CY (1) | CY1124834T1 (es) |
| DK (1) | DK3468966T3 (es) |
| ES (1) | ES2831084T3 (es) |
| HR (1) | HRP20201771T1 (es) |
| HU (1) | HUE051451T2 (es) |
| IL (4) | IL298381B2 (es) |
| LT (1) | LT3468966T (es) |
| MX (3) | MX381228B (es) |
| PL (1) | PL3468966T3 (es) |
| PT (1) | PT3468966T (es) |
| SI (1) | SI3468966T1 (es) |
| WO (1) | WO2017214367A1 (es) |
| ZA (1) | ZA201900150B (es) |
Families Citing this family (68)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| USRE49687E1 (en) | 2014-09-09 | 2023-10-10 | The Regents Of The University Of Michigan | Thienopyrimidine and thienopyridine compounds and methods of use thereof |
| WO2016197027A1 (en) | 2015-06-04 | 2016-12-08 | Kura Oncology, Inc. | Methods and compositions for inhibiting the interaction of menin with mll proteins |
| TWI703150B (zh) | 2015-06-04 | 2020-09-01 | 美商庫拉腫瘤技術股份有限公司 | 用於抑制menin及mll蛋白之交互作用的方法及組合物 |
| AU2017212572A1 (en) | 2016-01-26 | 2018-08-23 | Memorial Sloan-Kettering Cancer Center | Targeting chromatin regulators inhibits leukemogenic gene expression in NPM1 mutant leukemia |
| US10752639B2 (en) | 2016-03-16 | 2020-08-25 | Kura Oncology, Inc. | Bridged bicyclic inhibitors of menin-MLL and methods of use |
| WO2017161028A1 (en) | 2016-03-16 | 2017-09-21 | Kura Oncology, Inc. | Substituted inhibitors of menin-mll and methods of use |
| CN109415337B (zh) | 2016-05-02 | 2022-01-18 | 密执安大学评议会 | 作为多发性内分泌腺瘤蛋白抑制剂的哌啶 |
| ES2831084T3 (es) * | 2016-06-10 | 2021-06-07 | Vitae Pharmaceuticals Inc | Inhibidores de la interacción menina-MLL |
| AU2017326487B2 (en) | 2016-09-14 | 2021-08-05 | Janssen Pharmaceutica Nv | Spiro bicyclic inhibitors of menin-MLL interaction |
| US12084462B2 (en) | 2016-09-14 | 2024-09-10 | Janssen Pharmaceutica Nv | Spiro bicyclic inhibitors of menin-MLL interaction |
| TWI753016B (zh) | 2016-09-14 | 2022-01-21 | 比利時商健生藥品公司 | Menin-mll相互作用之稠合二環抑制劑 |
| KR102513564B1 (ko) | 2016-12-15 | 2023-03-22 | 얀센 파마슈티카 엔.브이. | 메닌-mll 상호작용의 아제판 억제제 |
| CN110691779B (zh) | 2017-03-24 | 2023-10-10 | 库拉肿瘤学公司 | 治疗血液系统恶性肿瘤和尤因肉瘤的方法 |
| EP3600313A4 (en) | 2017-03-31 | 2020-09-23 | The Regents of The University of Michigan | PIPERIDINES AS COVALENT MENINE INHIBITORS |
| CA3059675A1 (en) | 2017-04-10 | 2018-10-18 | Mitsui Chemicals Agro, Inc. | Pyridone compounds and agricultural and horticultural fungicides comprising the same as active ingredients |
| US11542248B2 (en) | 2017-06-08 | 2023-01-03 | Kura Oncology, Inc. | Methods and compositions for inhibiting the interaction of menin with MLL proteins |
| TW201920170A (zh) * | 2017-09-20 | 2019-06-01 | 美商庫拉腫瘤技術股份有限公司 | 經取代之menin-mll 抑制劑及使用方法 |
| US11396517B1 (en) | 2017-12-20 | 2022-07-26 | Janssen Pharmaceutica Nv | Exo-aza spiro inhibitors of menin-MLL interaction |
| JP7307729B2 (ja) * | 2017-12-20 | 2023-07-12 | ヤンセン ファーマシューティカ エヌ.ベー. | メニン-mll相互作用のエキソ-アザスピロ阻害剤 |
| CN112105621B (zh) | 2018-03-30 | 2024-02-20 | 住友制药株式会社 | 光学活性桥型环状仲胺衍生物 |
| US10815241B2 (en) | 2018-08-27 | 2020-10-27 | Sumitomo Dainippon Pharma Co., Ltd. | Optically active azabicyclo ring derivative |
| TWI815954B (zh) | 2018-08-27 | 2023-09-21 | 日商住友製藥股份有限公司 | 光學活性氮雜雙環衍生物 |
| CA3116141C (en) | 2018-12-06 | 2023-09-05 | Daiichi Sankyo Company, Limited | Cycloalkane-1,3-diamine derivative |
| WO2020114474A1 (zh) * | 2018-12-06 | 2020-06-11 | 苏州信诺维医药科技有限公司 | 一种杂环化合物、其应用及含其的药物组合物 |
| WO2020142557A1 (en) | 2018-12-31 | 2020-07-09 | Biomea Fusion, Llc | Irreversible inhibitors of menin-mll interaction |
| TW202043205A (zh) | 2018-12-31 | 2020-12-01 | 美商拜歐米富士恩有限公司 | Menin-mll相互作用之抑制劑 |
| US12559487B2 (en) | 2019-09-27 | 2026-02-24 | Sumitomo Pharma Co., Ltd. | Crosslinked optically active secondary amine derivative |
| UY38906A (es) | 2019-10-09 | 2021-05-31 | Novartis Ag | Compuestos 2- derivados de azaspiro[3,4]octano como agonistas de m4 y composiciones de los mismos |
| PH12022550860A1 (en) | 2019-10-09 | 2023-06-14 | Novartis Ag | 5-oxa-2-azaspiro[3.4]octane derivatives as m4 agonists |
| UY38988A (es) * | 2019-12-19 | 2021-06-30 | Janssen Pharmaceutica Nv | Derivados espiráncos sustituidos de cadena lineal |
| JP7454520B2 (ja) * | 2020-02-26 | 2024-03-22 | 住友ファーマ株式会社 | 光学活性なアザビシクロ環誘導体からなる医薬 |
| CN111297863B (zh) * | 2020-03-30 | 2021-06-25 | 四川大学华西医院 | menin-MLL抑制剂在制备治疗子宫内膜癌的药物中的应用 |
| IL297039A (en) * | 2020-04-07 | 2022-12-01 | Syndax Pharmaceuticals Inc | Combinations of menin inhibitors and cyp3a4 inhibitors and methods of use thereof |
| EP4232020A4 (en) * | 2020-10-21 | 2024-08-07 | Kura Oncology, Inc. | Treatment of hematological malignancies with inhibitors of menin |
| CN114516873A (zh) * | 2020-11-18 | 2022-05-20 | 苏州优理生物医药科技有限公司 | 一种螺环类化合物、包含其药物组合物及其应用 |
| RU2752079C1 (ru) * | 2020-12-01 | 2021-07-22 | Федеральное государственное автономное образовательное учреждение высшего образования "Пермский государственный национальный исследовательский университет" | (Е)-(6-(2-гидроксифенил)-2-иминио-4,7,8-триоксо-1,3-дифенил-1,3,6-триазаспиро[4.4]нонан-9-илиден)(4-метоксифенил)метаноат, обладающий противомикробной активностью, и способ его получения |
| BR112023021040A2 (pt) * | 2021-05-08 | 2024-02-06 | Janssen Pharmaceutica Nv | Derivados espiro substituídos |
| EP4334310A1 (en) | 2021-05-08 | 2024-03-13 | JANSSEN Pharmaceutica NV | Substituted spiro derivatives |
| KR20240006638A (ko) * | 2021-05-11 | 2024-01-15 | 얀센 파마슈티카 엔브이 | 조합 요법 |
| AU2022274071A1 (en) * | 2021-05-11 | 2024-01-04 | Janssen Pharmaceutica Nv | Combination therapies |
| AR125866A1 (es) * | 2021-05-14 | 2023-08-23 | Syndax Pharmaceuticals Inc | Inhibidores de la interacción de menina-mll |
| CA3218479A1 (en) | 2021-06-01 | 2022-12-08 | Wei Cai | Substituted phenyl-1h-pyrrolo[2, 3-c]pyridine derivatives |
| WO2022253289A1 (en) | 2021-06-03 | 2022-12-08 | Janssen Pharmaceutica Nv | Pyridazines or 1,2,4-triazines substituted by spirocyclic amines |
| WO2022253309A1 (zh) * | 2021-06-03 | 2022-12-08 | 首药控股(北京)股份有限公司 | 取代的杂环化合物及其应用 |
| WO2022257047A1 (en) * | 2021-06-09 | 2022-12-15 | Acerand Therapeutics (Hong Kong) Limited | Diazaspirobicylic compounds as protein-protein interaction inhibitors and applications thereof |
| AU2022292697A1 (en) * | 2021-06-17 | 2024-02-01 | Janssen Pharmaceutica Nv | (r)-n-ethyl-5-fluoro-n-isopropyl-2-((5-(2-(6-((2-methoxyethyl)(methyl)amino)-2-methylhexan-3-yl)-2,6-diazaspiro[3.4]octan-6-yl)-1,2,4-triazin-6-yl)oxy)benzamide besylate salt for the treatment of diseases such as cancer |
| WO2023011446A1 (zh) * | 2021-08-04 | 2023-02-09 | 成都苑东生物制药股份有限公司 | 一种新型磺酰胺类menin-MLL相互作用抑制剂、其制备方法及医药用途 |
| JP7891524B2 (ja) | 2021-08-11 | 2026-07-16 | バイオメア フュージョン,インコーポレイテッド | 真性糖尿病に対するメニン-mll相互作用の共有結合性阻害剤 |
| MX2024002189A (es) | 2021-08-20 | 2024-06-11 | Biomea Fusion Inc | Forma cristalina de n-[4-[4-(4-morfolinil)-7h-pirrolo[2,3-d]pirimi din-6-il]fenil]-4-[[3(r)-[(1-oxo)-2-propen-1-il)amino]-1-piperidi nil]metil]-2-piridinacarboxamida, un inhibidor irreversible de menina-mll para el tratamiento del cancer. |
| CN113769098B (zh) * | 2021-09-22 | 2022-09-30 | 中国医学科学院肿瘤医院深圳医院 | MLL-menin抑制剂组合物在制备抗肝癌药物中的应用 |
| EP4271676B1 (en) * | 2021-12-03 | 2026-07-01 | Les Laboratoires Servier | DIAZASPIRO CARBONYL SUBSTITUTE COMPOUNDS AND THEIR USE |
| US20250074910A1 (en) * | 2021-12-31 | 2025-03-06 | Hitgen Inc. | Menin inhibitor and use thereof |
| US20250214980A1 (en) | 2022-03-14 | 2025-07-03 | Slap Pharmaceuticals Llc | Multicyclic compounds |
| CN120514709A (zh) * | 2022-05-09 | 2025-08-22 | 赛达克斯制药股份有限公司 | 用于治疗癌症的menin-mll抑制剂 |
| CN117069719A (zh) * | 2022-08-17 | 2023-11-17 | 烨辉医药科技(上海)有限公司 | 二氮杂螺环-哒嗪化合物及其用途 |
| WO2024046457A1 (en) * | 2022-09-02 | 2024-03-07 | Hutchmed Limited | Triazine compounds and uses thereof |
| US20260151399A1 (en) | 2022-11-24 | 2026-06-04 | Oryzon Genomics, S.A. | Combinations of lsd1 inhibitors and menin inhibitors for treating cancer |
| CN118271341A (zh) * | 2022-12-30 | 2024-07-02 | 成都先导药物开发股份有限公司 | Menin抑制剂及其用途 |
| WO2024155719A1 (en) | 2023-01-18 | 2024-07-25 | Biomea Fusion, Inc. | Crystalline forms of n-[4-[4-(4-morpholinyl)-7h-pyrrolo[2,3-d]pyrimidin-6-yl]phenyl]-4-[[3(r)-[(l-oxo-2-propen-l-yl)amino]-l-piperidinyl]methyl]-2- pyridinecarboxamide as a covalentinhibitor of menin-mll interaction |
| AR132185A1 (es) | 2023-03-24 | 2025-06-04 | Acerta Pharma Bv | COMPUESTOS DE 1-H-PIRROLO[2,3-c]PIRIDINA |
| WO2024213101A1 (zh) * | 2023-04-13 | 2024-10-17 | 首药控股(北京)股份有限公司 | 取代的杂环化合物 |
| CN118994033B (zh) * | 2023-05-17 | 2025-09-16 | 成都先导药物开发股份有限公司 | 一种sdnx-5613的合成方法及其中间体化合物 |
| CN116969891A (zh) * | 2023-07-28 | 2023-10-31 | 杭州国瑞生物科技有限公司 | 一种7-甲基-5-醛基-1h-吲唑的合成方法 |
| IL326799A (en) * | 2023-08-28 | 2026-04-01 | Syndax Pharmaceuticals Inc | Aryl ether analogs as inhibitors of the menin-mll interaction |
| WO2025059366A1 (en) * | 2023-09-13 | 2025-03-20 | Kumquat Biosciences Inc. | Ras inhibitors |
| WO2025097148A2 (en) | 2023-11-04 | 2025-05-08 | Syndax Pharmaceuticals, Inc. | Salts and polymorphic forms of menin inhibitors and pharmaceutical compositions thereof |
| WO2025188611A1 (en) * | 2024-03-04 | 2025-09-12 | Dana-Farber Cancer Institute, Inc. | Chemical matters for targeting leukemic complex proteins |
| WO2026098672A1 (zh) * | 2024-11-11 | 2026-05-15 | 赛诺哈勃药业(成都)有限公司 | 联氮杂环烷烃类Menin-MLL蛋白抑制剂、其药物组合物及用途 |
Family Cites Families (47)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| RU2086544C1 (ru) | 1991-06-13 | 1997-08-10 | Хоффманн-Ля Рош АГ | Бензолсульфонамидные производные пиримидина или их соли, фармацевтическая композиция для лечения заболеваний, связанных с активностью эндотелина |
| US5820915A (en) | 1996-06-27 | 1998-10-13 | Bioavailability Systems, L.L.C. | Method for the preparation of a first-pass effective citrus-derived substance and product thereof |
| US6124477A (en) | 1996-06-27 | 2000-09-26 | Bioavailability Systems, Llc | Anti-first-pass effect compounds |
| US5990154A (en) | 1997-05-30 | 1999-11-23 | Bioavailability Systems, L.L.C. | Anti-first-pass effect compounds and citrus extract |
| US6248776B1 (en) | 1997-08-26 | 2001-06-19 | Bioavailability Systems, L.L.C. | Anti-first-pass effect compounds |
| US20040058982A1 (en) | 1999-02-17 | 2004-03-25 | Bioavailability System, Llc | Pharmaceutical compositions |
| US6063809A (en) | 1997-08-26 | 2000-05-16 | Bioavailability Systems, Llc | Anti-first-pass effect compounds |
| US5993887A (en) | 1998-06-29 | 1999-11-30 | Bioavailability Systems, L.L.C. | Safe citrus juice and process for preparation |
| JP2001270867A (ja) * | 2000-03-23 | 2001-10-02 | Sumitomo Chem Co Ltd | フェニルピリダジン化合物 |
| WO2004037827A1 (en) | 2000-10-20 | 2004-05-06 | Bioavailability Systems, Llc | Synthesis of spiro ortho esters, spiro ortho carbonates, and intermediates |
| JP3592301B2 (ja) * | 2002-02-07 | 2004-11-24 | 株式会社田窪工業所 | 簡易建造物の床パネルと側面パネルの接続構造 |
| US7968569B2 (en) | 2002-05-17 | 2011-06-28 | Celgene Corporation | Methods for treatment of multiple myeloma using 3-(4-amino-1-oxo-1,3-dihydro-isoindol-2-yl)-piperidine-2,6-dione |
| WO2005087728A1 (en) | 2004-03-11 | 2005-09-22 | Sequoia Pharmaceuticals, Inc. | Resistance-repellent retroviral protease inhibitors |
| AU2005244121B2 (en) | 2004-05-07 | 2012-01-19 | Sequoia Pharmaceuticals, Inc. | Resistance-repellent retroviral protease inhibitors |
| US20090281114A1 (en) | 2008-05-08 | 2009-11-12 | Fabre-Kramer Pharmaceuticals, Inc. | Indolylalkyl derivatives of pyrimidinylpiperazine and metabolites thereof for treatment of anxiety, depression, and sexual dysfunction |
| CL2009001152A1 (es) | 2008-05-13 | 2009-10-16 | Array Biopharma Inc | Compuestos derivados de n-(4-(cicloalquilo nitrogenado-1-il)-1h-pirrolo[2,3-b]piridin-3-il)amida, inhibidores de cinasa; proceso de preparacion; composicion farmaceutica; y su uso para el tratamiento de una enfermedad proliferativa. |
| US9073947B2 (en) | 2011-06-10 | 2015-07-07 | Merck Patent Gmbh | Compositions and methods for the production of pyrimidine and pyridine compounds with BTK inhibitory activity |
| US8466159B2 (en) | 2011-10-21 | 2013-06-18 | Abbvie Inc. | Methods for treating HCV |
| TWI599356B (zh) | 2012-09-26 | 2017-09-21 | 安羅格製藥有限責任公司 | 抑制突變型c-kit的方法 |
| ES2750523T3 (es) * | 2012-12-18 | 2020-03-26 | Almirall Sa | Derivados de ciclohexil y quinuclidinil carbamato que tienen actividades de agonista beta2 adrenérgicos y antagonistas muscarínicos M3 |
| US9458124B2 (en) * | 2013-02-06 | 2016-10-04 | Wayne State University | Substituted pyran derivatives |
| AU2014249233A1 (en) * | 2013-03-13 | 2015-09-24 | The Regents Of The University Of Michigan | Compositions comprising thienopyrimidine and thienopyridine compounds and methods of use thereof |
| EP3290407B1 (en) * | 2013-10-18 | 2020-01-01 | Celgene Quanticel Research, Inc | Bromodomain inhibitors |
| US11596636B2 (en) | 2014-01-14 | 2023-03-07 | The Trustees Of The University Of Pennsylvania | Tailored combinatorial epigenetic therapies for P53 gain-of-function tumors |
| US20170119769A1 (en) * | 2014-06-10 | 2017-05-04 | The Trustees Of The University Of Pennsylvania | Scaffolds for inhibitors of menin-mll interactions |
| US20170232030A1 (en) | 2014-08-13 | 2017-08-17 | Epizyme, Inc. | Combination therapy for treating cancer |
| CN105732636B (zh) * | 2014-12-30 | 2020-04-21 | 广东东阳光药业有限公司 | 杂芳化合物及其在药物中的应用 |
| WO2016197027A1 (en) | 2015-06-04 | 2016-12-08 | Kura Oncology, Inc. | Methods and compositions for inhibiting the interaction of menin with mll proteins |
| BR112018012707A2 (pt) | 2015-12-22 | 2019-01-29 | Vitae Pharmaceuticals Inc | inibidores da interação de menin-mll |
| AU2017212572A1 (en) | 2016-01-26 | 2018-08-23 | Memorial Sloan-Kettering Cancer Center | Targeting chromatin regulators inhibits leukemogenic gene expression in NPM1 mutant leukemia |
| US10752639B2 (en) | 2016-03-16 | 2020-08-25 | Kura Oncology, Inc. | Bridged bicyclic inhibitors of menin-MLL and methods of use |
| CN109415337B (zh) | 2016-05-02 | 2022-01-18 | 密执安大学评议会 | 作为多发性内分泌腺瘤蛋白抑制剂的哌啶 |
| CN109562113A (zh) | 2016-05-10 | 2019-04-02 | C4医药公司 | 用于靶蛋白降解的螺环降解决定子体 |
| ES2831084T3 (es) * | 2016-06-10 | 2021-06-07 | Vitae Pharmaceuticals Inc | Inhibidores de la interacción menina-MLL |
| CN118359610A (zh) | 2016-09-16 | 2024-07-19 | 生命医药有限责任公司 | Menin-mll相互作用的抑制剂 |
| CN110691779B (zh) | 2017-03-24 | 2023-10-10 | 库拉肿瘤学公司 | 治疗血液系统恶性肿瘤和尤因肉瘤的方法 |
| JP7307729B2 (ja) | 2017-12-20 | 2023-07-12 | ヤンセン ファーマシューティカ エヌ.ベー. | メニン-mll相互作用のエキソ-アザスピロ阻害剤 |
| EP3740491A1 (en) | 2018-01-18 | 2020-11-25 | Array Biopharma, Inc. | Substituted pyrrolo[2,3-d]pyrimidines compounds as ret kinase inhibitors |
| KR20200136958A (ko) | 2018-03-30 | 2020-12-08 | 더 리젠츠 오브 더 유니버시티 오브 미시간 | 공유 메닌 억제제로서의 피페리딘 화합물 |
| AU2019337547A1 (en) | 2018-09-13 | 2021-03-18 | Merck Sharp & Dohme Llc | Combination of PD-1 antagonist and LAG3 antagonist for treating non-microsatellite instablity-high/proficient mismatch repair colorectal cancer |
| JP2022503792A (ja) | 2018-09-26 | 2022-01-12 | クラ オンコロジー,インク. | メニン阻害剤を用いた血液悪性腫瘍の処置 |
| WO2020142557A1 (en) | 2018-12-31 | 2020-07-09 | Biomea Fusion, Llc | Irreversible inhibitors of menin-mll interaction |
| IL297039A (en) | 2020-04-07 | 2022-12-01 | Syndax Pharmaceuticals Inc | Combinations of menin inhibitors and cyp3a4 inhibitors and methods of use thereof |
| JP2024520900A (ja) | 2021-05-12 | 2024-05-27 | シンダックス ファーマシューティカルズ, インコーポレイテッド | 癌の治療のための組合せ |
| AR125866A1 (es) | 2021-05-14 | 2023-08-23 | Syndax Pharmaceuticals Inc | Inhibidores de la interacción de menina-mll |
| JP7891524B2 (ja) | 2021-08-11 | 2026-07-16 | バイオメア フュージョン,インコーポレイテッド | 真性糖尿病に対するメニン-mll相互作用の共有結合性阻害剤 |
| MX2024007201A (es) | 2021-12-15 | 2024-08-06 | Dana Farber Cancer Inst Inc | Direccionamiento terapeutico del tumor del estroma gastrointestinal (gist) mediante la alteracion del complejo epigenetico de menina-mll. |
-
2017
- 2017-06-08 ES ES17739383T patent/ES2831084T3/es active Active
- 2017-06-08 LT LTEP17739383.2T patent/LT3468966T/lt unknown
- 2017-06-08 KR KR1020197000269A patent/KR102436430B1/ko active Active
- 2017-06-08 EP EP20189251.0A patent/EP3805215A1/en active Pending
- 2017-06-08 KR KR1020227028964A patent/KR102916887B1/ko active Active
- 2017-06-08 BR BR122024002146-3A patent/BR122024002146A2/pt not_active Application Discontinuation
- 2017-06-08 EP EP17739383.2A patent/EP3468966B1/en active Active
- 2017-06-08 DK DK17739383.2T patent/DK3468966T3/da active
- 2017-06-08 PL PL17739383T patent/PL3468966T3/pl unknown
- 2017-06-08 PT PT177393832T patent/PT3468966T/pt unknown
- 2017-06-08 CA CA3024180A patent/CA3024180A1/en active Pending
- 2017-06-08 SI SI201730492T patent/SI3468966T1/sl unknown
- 2017-06-08 WO PCT/US2017/036506 patent/WO2017214367A1/en not_active Ceased
- 2017-06-08 IL IL298381A patent/IL298381B2/en unknown
- 2017-06-08 JP JP2018564288A patent/JP7007302B2/ja active Active
- 2017-06-08 HR HRP20201771TT patent/HRP20201771T1/hr unknown
- 2017-06-08 CA CA3297462A patent/CA3297462A1/en active Pending
- 2017-06-08 CN CN201780035865.3A patent/CN109743875B/zh active Active
- 2017-06-08 HU HUE17739383A patent/HUE051451T2/hu unknown
- 2017-06-08 AU AU2017278950A patent/AU2017278950B2/en active Active
- 2017-06-08 KR KR1020257017598A patent/KR20250079083A/ko active Pending
- 2017-06-08 US US16/308,739 patent/US10683302B2/en active Active
- 2017-06-08 MX MX2018015252A patent/MX381228B/es unknown
-
2018
- 2018-12-07 MX MX2023002982A patent/MX2023002982A/es unknown
- 2018-12-07 MX MX2021003939A patent/MX2021003939A/es unknown
- 2018-12-09 IL IL263586A patent/IL263586B/en active IP Right Grant
-
2019
- 2019-01-09 ZA ZA2019/00150A patent/ZA201900150B/en unknown
-
2020
- 2020-04-01 US US16/837,421 patent/US11479557B2/en active Active
- 2020-11-03 CY CY20201101035T patent/CY1124834T1/el unknown
-
2021
- 2021-05-19 IL IL283267A patent/IL283267B2/en unknown
- 2021-10-29 AU AU2021258089A patent/AU2021258089B2/en active Active
-
2022
- 2022-01-06 JP JP2022000946A patent/JP7461390B2/ja active Active
- 2022-09-02 US US17/902,432 patent/US12312359B2/en active Active
-
2024
- 2024-01-04 JP JP2024000278A patent/JP2024045176A/ja active Pending
- 2024-04-24 AU AU2024202700A patent/AU2024202700A1/en active Pending
-
2025
- 2025-04-16 US US19/180,560 patent/US20250326764A1/en active Pending
- 2025-05-19 JP JP2025083421A patent/JP2025113339A/ja active Pending
- 2025-06-30 IL IL321844A patent/IL321844A/en unknown
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7461390B2 (ja) | メニン-mll相互作用の阻害剤 | |
| US11739085B2 (en) | Inhibitors of the menin-MLL interaction | |
| RU2799820C2 (ru) | Ингибиторы взаимодействия менин-mll | |
| RU2829484C2 (ru) | Ингибиторы взаимодействия менин-mll | |
| HK40098918A (en) | Inhibitors of the menin-mll interaction | |
| BR112018075260B1 (pt) | Compostos inibidores da interação de menina-llm, composição farmacêutica, sal, forma cristalina e uso dos mesmos | |
| HK40007344A (en) | Inhibitors of the menin-mll interaction | |
| HK40007344B (en) | Inhibitors of the menin-mll interaction | |
| BR112019005030B1 (pt) | Compostos, sais, formas cristalinas, composições farmacêuticas e seus usos como inibidores da interação de menin-llm |