ES2866104T3 - Procedimiento para la preparación de depsipéptidos cíclicos - Google Patents
Procedimiento para la preparación de depsipéptidos cíclicos Download PDFInfo
- Publication number
- ES2866104T3 ES2866104T3 ES19185579T ES19185579T ES2866104T3 ES 2866104 T3 ES2866104 T3 ES 2866104T3 ES 19185579 T ES19185579 T ES 19185579T ES 19185579 T ES19185579 T ES 19185579T ES 2866104 T3 ES2866104 T3 ES 2866104T3
- Authority
- ES
- Spain
- Prior art keywords
- alkyl
- cycloalkyl
- heterocycloalkyl
- compound
- group
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 238000002360 preparation method Methods 0.000 title claims description 33
- 238000000034 method Methods 0.000 title claims description 28
- 108010002156 Depsipeptides Proteins 0.000 title description 5
- -1 Thioester compound Chemical class 0.000 claims abstract description 151
- 125000000753 cycloalkyl group Chemical group 0.000 claims abstract description 144
- 125000000592 heterocycloalkyl group Chemical group 0.000 claims abstract description 110
- 125000000008 (C1-C10) alkyl group Chemical group 0.000 claims abstract description 106
- 125000003118 aryl group Chemical group 0.000 claims abstract description 46
- 125000001072 heteroaryl group Chemical group 0.000 claims abstract description 46
- 229910052739 hydrogen Inorganic materials 0.000 claims abstract description 46
- 125000001424 substituent group Chemical group 0.000 claims abstract description 46
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims abstract description 37
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 claims abstract description 35
- 125000004093 cyano group Chemical group *C#N 0.000 claims abstract description 34
- 150000003839 salts Chemical class 0.000 claims abstract description 19
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 claims abstract description 18
- 125000001475 halogen functional group Chemical group 0.000 claims abstract 10
- 150000001875 compounds Chemical class 0.000 claims description 181
- 238000006243 chemical reaction Methods 0.000 claims description 45
- 239000002253 acid Substances 0.000 claims description 18
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims description 5
- 102000003964 Histone deacetylase Human genes 0.000 claims description 4
- 108090000353 Histone deacetylase Proteins 0.000 claims description 4
- 230000008569 process Effects 0.000 claims description 4
- 201000010099 disease Diseases 0.000 claims description 3
- 208000023275 Autoimmune disease Diseases 0.000 claims description 2
- 206010028980 Neoplasm Diseases 0.000 claims description 2
- 208000026935 allergic disease Diseases 0.000 claims description 2
- SRSXLGNVWSONIS-UHFFFAOYSA-N benzenesulfonic acid Chemical group OS(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-N 0.000 claims description 2
- 201000011510 cancer Diseases 0.000 claims description 2
- 210000003169 central nervous system Anatomy 0.000 claims description 2
- 239000003814 drug Substances 0.000 claims description 2
- 208000027866 inflammatory disease Diseases 0.000 claims description 2
- 230000001404 mediated effect Effects 0.000 claims description 2
- 208000035475 disorder Diseases 0.000 claims 2
- QCQCHGYLTSGIGX-GHXANHINSA-N 4-[[(3ar,5ar,5br,7ar,9s,11ar,11br,13as)-5a,5b,8,8,11a-pentamethyl-3a-[(5-methylpyridine-3-carbonyl)amino]-2-oxo-1-propan-2-yl-4,5,6,7,7a,9,10,11,11b,12,13,13a-dodecahydro-3h-cyclopenta[a]chrysen-9-yl]oxy]-2,2-dimethyl-4-oxobutanoic acid Chemical group N([C@@]12CC[C@@]3(C)[C@]4(C)CC[C@H]5C(C)(C)[C@@H](OC(=O)CC(C)(C)C(O)=O)CC[C@]5(C)[C@H]4CC[C@@H]3C1=C(C(C2)=O)C(C)C)C(=O)C1=CN=CC(C)=C1 QCQCHGYLTSGIGX-GHXANHINSA-N 0.000 claims 1
- 230000005764 inhibitory process Effects 0.000 claims 1
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 204
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 94
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 69
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 60
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 53
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 46
- LMDZBCPBFSXMTL-UHFFFAOYSA-N 1-ethyl-3-(3-dimethylaminopropyl)carbodiimide Chemical compound CCN=C=NCCCN(C)C LMDZBCPBFSXMTL-UHFFFAOYSA-N 0.000 description 38
- 125000000999 tert-butyl group Chemical group [H]C([H])([H])C(*)(C([H])([H])[H])C([H])([H])[H] 0.000 description 37
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 36
- 239000000203 mixture Substances 0.000 description 35
- 229910052757 nitrogen Inorganic materials 0.000 description 34
- HMVYYTRDXNKRBQ-UHFFFAOYSA-N 1,3-thiazole-4-carboxylic acid Chemical compound OC(=O)C1=CSC=N1 HMVYYTRDXNKRBQ-UHFFFAOYSA-N 0.000 description 32
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 28
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 28
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 27
- 125000000217 alkyl group Chemical group 0.000 description 27
- NLKNQRATVPKPDG-UHFFFAOYSA-M potassium iodide Chemical compound [K+].[I-] NLKNQRATVPKPDG-UHFFFAOYSA-M 0.000 description 27
- DTQVDTLACAAQTR-UHFFFAOYSA-N Trifluoroacetic acid Chemical compound OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 26
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 24
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 24
- 125000005843 halogen group Chemical group 0.000 description 24
- 239000000243 solution Substances 0.000 description 24
- 239000002904 solvent Substances 0.000 description 24
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 23
- 238000005160 1H NMR spectroscopy Methods 0.000 description 21
- WSLDOOZREJYCGB-UHFFFAOYSA-N 1,2-Dichloroethane Chemical compound ClCCCl WSLDOOZREJYCGB-UHFFFAOYSA-N 0.000 description 20
- XTHFKEDIFFGKHM-UHFFFAOYSA-N Dimethoxyethane Chemical compound COCCOC XTHFKEDIFFGKHM-UHFFFAOYSA-N 0.000 description 20
- 150000001408 amides Chemical class 0.000 description 20
- 239000007787 solid Substances 0.000 description 20
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 18
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 18
- 239000012074 organic phase Substances 0.000 description 17
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 17
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 16
- 229910052799 carbon Inorganic materials 0.000 description 16
- JMTMSDXUXJISAY-UHFFFAOYSA-N 2H-benzotriazol-4-ol Chemical compound OC1=CC=CC2=C1N=NN2 JMTMSDXUXJISAY-UHFFFAOYSA-N 0.000 description 15
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 description 15
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 15
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 15
- OBTZDIRUQWFRFZ-UHFFFAOYSA-N 2-(5-methylfuran-2-yl)-n-(4-methylphenyl)quinoline-4-carboxamide Chemical compound O1C(C)=CC=C1C1=CC(C(=O)NC=2C=CC(C)=CC=2)=C(C=CC=C2)C2=N1 OBTZDIRUQWFRFZ-UHFFFAOYSA-N 0.000 description 14
- 238000000746 purification Methods 0.000 description 14
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 13
- ZAFNJMIOTHYJRJ-UHFFFAOYSA-N Diisopropyl ether Chemical compound CC(C)OC(C)C ZAFNJMIOTHYJRJ-UHFFFAOYSA-N 0.000 description 13
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 description 13
- 238000007792 addition Methods 0.000 description 13
- 150000001412 amines Chemical class 0.000 description 13
- 125000000623 heterocyclic group Chemical group 0.000 description 13
- 238000003756 stirring Methods 0.000 description 13
- OXEQMHCCZQXLPJ-HUUCEWRRSA-N (E,3S)-1-[(4R)-4-benzyl-2-sulfanylidene-1,3-thiazolidin-3-yl]-7-chloro-3-hydroxyhept-4-en-1-one Chemical compound C(C1=CC=CC=C1)[C@H]1N(C(SC1)=S)C(C[C@@H](C=CCCCl)O)=O OXEQMHCCZQXLPJ-HUUCEWRRSA-N 0.000 description 12
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 12
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 12
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 12
- 150000001413 amino acids Chemical class 0.000 description 12
- JMMWKPVZQRWMSS-UHFFFAOYSA-N isopropanol acetate Natural products CC(C)OC(C)=O JMMWKPVZQRWMSS-UHFFFAOYSA-N 0.000 description 12
- 229940011051 isopropyl acetate Drugs 0.000 description 12
- GWYFCOCPABKNJV-UHFFFAOYSA-N isovaleric acid Chemical compound CC(C)CC(O)=O GWYFCOCPABKNJV-UHFFFAOYSA-N 0.000 description 12
- 239000003208 petroleum Substances 0.000 description 12
- 229920006395 saturated elastomer Polymers 0.000 description 12
- QOSSAOTZNIDXMA-UHFFFAOYSA-N Dicylcohexylcarbodiimide Chemical compound C1CCCCC1N=C=NC1CCCCC1 QOSSAOTZNIDXMA-UHFFFAOYSA-N 0.000 description 11
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 11
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical class [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 11
- 150000002391 heterocyclic compounds Chemical class 0.000 description 11
- 239000011541 reaction mixture Substances 0.000 description 11
- BDNKZNFMNDZQMI-UHFFFAOYSA-N 1,3-diisopropylcarbodiimide Chemical compound CC(C)N=C=NC(C)C BDNKZNFMNDZQMI-UHFFFAOYSA-N 0.000 description 10
- 0 CC=CC(CC(NC(*)C(**)NC(*)C(NC(*)C(N*1*)=O)=O)=O)OC1=O Chemical compound CC=CC(CC(NC(*)C(**)NC(*)C(NC(*)C(N*1*)=O)=O)=O)OC1=O 0.000 description 10
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 10
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 10
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 10
- 230000015572 biosynthetic process Effects 0.000 description 10
- BGRWYRAHAFMIBJ-UHFFFAOYSA-N diisopropylcarbodiimide Natural products CC(C)NC(=O)NC(C)C BGRWYRAHAFMIBJ-UHFFFAOYSA-N 0.000 description 10
- 238000003818 flash chromatography Methods 0.000 description 10
- 238000003786 synthesis reaction Methods 0.000 description 10
- GIMDYEZZNCXDLJ-HNQUOIGGSA-N (e)-5-chloropent-2-enal Chemical compound ClCC\C=C\C=O GIMDYEZZNCXDLJ-HNQUOIGGSA-N 0.000 description 9
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 9
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 9
- 239000002585 base Substances 0.000 description 9
- 239000003054 catalyst Substances 0.000 description 9
- 239000012038 nucleophile Substances 0.000 description 9
- 229910000027 potassium carbonate Inorganic materials 0.000 description 9
- 235000011181 potassium carbonates Nutrition 0.000 description 9
- 239000000047 product Substances 0.000 description 9
- 239000000741 silica gel Substances 0.000 description 9
- 229910002027 silica gel Inorganic materials 0.000 description 9
- FVAUCKIRQBBSSJ-UHFFFAOYSA-M sodium iodide Chemical compound [Na+].[I-] FVAUCKIRQBBSSJ-UHFFFAOYSA-M 0.000 description 9
- GQHTUMJGOHRCHB-UHFFFAOYSA-N 2,3,4,6,7,8,9,10-octahydropyrimido[1,2-a]azepine Chemical compound C1CCCCN2CCCN=C21 GQHTUMJGOHRCHB-UHFFFAOYSA-N 0.000 description 8
- KXDHJXZQYSOELW-UHFFFAOYSA-M Carbamate Chemical compound NC([O-])=O KXDHJXZQYSOELW-UHFFFAOYSA-M 0.000 description 8
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 8
- FZWLAAWBMGSTSO-UHFFFAOYSA-N Thiazole Chemical compound C1=CSC=N1 FZWLAAWBMGSTSO-UHFFFAOYSA-N 0.000 description 8
- NUJOXMJBOLGQSY-UHFFFAOYSA-N manganese dioxide Chemical compound O=[Mn]=O NUJOXMJBOLGQSY-UHFFFAOYSA-N 0.000 description 8
- KXDHJXZQYSOELW-UHFFFAOYSA-N Carbamic acid Chemical group NC(O)=O KXDHJXZQYSOELW-UHFFFAOYSA-N 0.000 description 7
- FIWILGQIZHDAQG-UHFFFAOYSA-N NC1=C(C(=O)NCC2=CC=C(C=C2)OCC(F)(F)F)C=C(C(=N1)N)N1N=C(N=C1)C1(CC1)C(F)(F)F Chemical compound NC1=C(C(=O)NCC2=CC=C(C=C2)OCC(F)(F)F)C=C(C(=N1)N)N1N=C(N=C1)C1(CC1)C(F)(F)F FIWILGQIZHDAQG-UHFFFAOYSA-N 0.000 description 7
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 7
- 125000000304 alkynyl group Chemical group 0.000 description 7
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 7
- 229910052760 oxygen Inorganic materials 0.000 description 7
- 239000001301 oxygen Substances 0.000 description 7
- 239000000126 substance Substances 0.000 description 7
- 229910052717 sulfur Inorganic materials 0.000 description 7
- 239000011593 sulfur Substances 0.000 description 7
- HPMFJRLPVVXUNT-HNQUOIGGSA-N (e)-5-chloropent-2-en-1-ol Chemical compound OC\C=C\CCCl HPMFJRLPVVXUNT-HNQUOIGGSA-N 0.000 description 6
- OISVCGZHLKNMSJ-UHFFFAOYSA-N 2,6-dimethylpyridine Chemical compound CC1=CC=CC(C)=N1 OISVCGZHLKNMSJ-UHFFFAOYSA-N 0.000 description 6
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 6
- DRSHXJFUUPIBHX-UHFFFAOYSA-N COc1ccc(cc1)N1N=CC2C=NC(Nc3cc(OC)c(OC)c(OCCCN4CCN(C)CC4)c3)=NC12 Chemical compound COc1ccc(cc1)N1N=CC2C=NC(Nc3cc(OC)c(OC)c(OCCCN4CCN(C)CC4)c3)=NC12 DRSHXJFUUPIBHX-UHFFFAOYSA-N 0.000 description 6
- KFZMGEQAYNKOFK-UHFFFAOYSA-N Isopropanol Chemical compound CC(C)O KFZMGEQAYNKOFK-UHFFFAOYSA-N 0.000 description 6
- KJTLSVCANCCWHF-UHFFFAOYSA-N Ruthenium Chemical compound [Ru] KJTLSVCANCCWHF-UHFFFAOYSA-N 0.000 description 6
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 6
- 230000003213 activating effect Effects 0.000 description 6
- 125000003342 alkenyl group Chemical group 0.000 description 6
- 239000008346 aqueous phase Substances 0.000 description 6
- 125000003710 aryl alkyl group Chemical group 0.000 description 6
- QVGXLLKOCUKJST-UHFFFAOYSA-N atomic oxygen Chemical compound [O] QVGXLLKOCUKJST-UHFFFAOYSA-N 0.000 description 6
- 239000012267 brine Substances 0.000 description 6
- 239000003795 chemical substances by application Substances 0.000 description 6
- NLFBCYMMUAKCPC-KQQUZDAGSA-N ethyl (e)-3-[3-amino-2-cyano-1-[(e)-3-ethoxy-3-oxoprop-1-enyl]sulfanyl-3-oxoprop-1-enyl]sulfanylprop-2-enoate Chemical compound CCOC(=O)\C=C\SC(=C(C#N)C(N)=O)S\C=C\C(=O)OCC NLFBCYMMUAKCPC-KQQUZDAGSA-N 0.000 description 6
- 238000011065 in-situ storage Methods 0.000 description 6
- 229920000642 polymer Polymers 0.000 description 6
- 125000006239 protecting group Chemical group 0.000 description 6
- 229910052707 ruthenium Inorganic materials 0.000 description 6
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 6
- FPGGTKZVZWFYPV-UHFFFAOYSA-M tetrabutylammonium fluoride Chemical compound [F-].CCCC[N+](CCCC)(CCCC)CCCC FPGGTKZVZWFYPV-UHFFFAOYSA-M 0.000 description 6
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 6
- GCRSLQLXQJMUGN-UHFFFAOYSA-N 3-methyl-2-[(2-methylpropan-2-yl)oxycarbonylamino]butanethioic S-acid Chemical compound CC(C)C(C(S)=O)NC(=O)OC(C)(C)C GCRSLQLXQJMUGN-UHFFFAOYSA-N 0.000 description 5
- 239000000654 additive Substances 0.000 description 5
- 230000000996 additive effect Effects 0.000 description 5
- 150000001299 aldehydes Chemical class 0.000 description 5
- 238000005575 aldol reaction Methods 0.000 description 5
- 125000004432 carbon atom Chemical group C* 0.000 description 5
- 125000002915 carbonyl group Chemical group [*:2]C([*:1])=O 0.000 description 5
- MLUCVPSAIODCQM-NSCUHMNNSA-N crotonaldehyde Chemical compound C\C=C\C=O MLUCVPSAIODCQM-NSCUHMNNSA-N 0.000 description 5
- MLUCVPSAIODCQM-UHFFFAOYSA-N crotonaldehyde Natural products CC=CC=O MLUCVPSAIODCQM-UHFFFAOYSA-N 0.000 description 5
- 125000004185 ester group Chemical group 0.000 description 5
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 5
- 239000000543 intermediate Substances 0.000 description 5
- 230000000269 nucleophilic effect Effects 0.000 description 5
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 5
- 235000015497 potassium bicarbonate Nutrition 0.000 description 5
- 229910000028 potassium bicarbonate Inorganic materials 0.000 description 5
- 239000011736 potassium bicarbonate Substances 0.000 description 5
- TYJJADVDDVDEDZ-UHFFFAOYSA-M potassium hydrogencarbonate Chemical compound [K+].OC([O-])=O TYJJADVDDVDEDZ-UHFFFAOYSA-M 0.000 description 5
- 229940086066 potassium hydrogencarbonate Drugs 0.000 description 5
- SHIOICUNOVAZNH-LLVKDONJSA-N 1-[(4r)-4-benzyl-2-sulfanylidene-1,3-thiazolidin-3-yl]ethanone Chemical compound C1SC(=S)N(C(=O)C)[C@@H]1CC1=CC=CC=C1 SHIOICUNOVAZNH-LLVKDONJSA-N 0.000 description 4
- VHYFNPMBLIVWCW-UHFFFAOYSA-N 4-Dimethylaminopyridine Chemical compound CN(C)C1=CC=NC=C1 VHYFNPMBLIVWCW-UHFFFAOYSA-N 0.000 description 4
- WKEVRZCQFQDCIR-UHFFFAOYSA-N 4-chlorobut-1-ene Chemical compound ClCCC=C WKEVRZCQFQDCIR-UHFFFAOYSA-N 0.000 description 4
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 4
- 101100347605 Arabidopsis thaliana VIII-A gene Proteins 0.000 description 4
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 4
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 4
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 4
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 4
- 238000005865 alkene metathesis reaction Methods 0.000 description 4
- 125000004429 atom Chemical group 0.000 description 4
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 4
- XJHCXCQVJFPJIK-UHFFFAOYSA-M caesium fluoride Chemical compound [F-].[Cs+] XJHCXCQVJFPJIK-UHFFFAOYSA-M 0.000 description 4
- 238000004440 column chromatography Methods 0.000 description 4
- YMWUJEATGCHHMB-DICFDUPASA-N dichloromethane-d2 Chemical compound [2H]C([2H])(Cl)Cl YMWUJEATGCHHMB-DICFDUPASA-N 0.000 description 4
- 125000002147 dimethylamino group Chemical group [H]C([H])([H])N(*)C([H])([H])[H] 0.000 description 4
- 150000002148 esters Chemical class 0.000 description 4
- 238000001914 filtration Methods 0.000 description 4
- 239000001257 hydrogen Substances 0.000 description 4
- AGJSNMGHAVDLRQ-HUUJSLGLSA-N methyl (2s)-2-[[(2r)-2-[[(2s)-2-[[(2r)-2-amino-3-sulfanylpropanoyl]amino]-3-methylbutanoyl]amino]-3-(4-hydroxy-2,3-dimethylphenyl)propanoyl]amino]-4-methylsulfanylbutanoate Chemical compound SC[C@H](N)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](C(=O)N[C@@H](CCSC)C(=O)OC)CC1=CC=C(O)C(C)=C1C AGJSNMGHAVDLRQ-HUUJSLGLSA-N 0.000 description 4
- AGJSNMGHAVDLRQ-IWFBPKFRSA-N methyl (2s)-2-[[(2s)-2-[[(2s)-2-[[(2r)-2-amino-3-sulfanylpropanoyl]amino]-3-methylbutanoyl]amino]-3-(4-hydroxy-2,3-dimethylphenyl)propanoyl]amino]-4-methylsulfanylbutanoate Chemical compound SC[C@H](N)C(=O)N[C@@H](C(C)C)C(=O)N[C@H](C(=O)N[C@@H](CCSC)C(=O)OC)CC1=CC=C(O)C(C)=C1C AGJSNMGHAVDLRQ-IWFBPKFRSA-N 0.000 description 4
- PSHKMPUSSFXUIA-UHFFFAOYSA-N n,n-dimethylpyridin-2-amine Chemical compound CN(C)C1=CC=CC=N1 PSHKMPUSSFXUIA-UHFFFAOYSA-N 0.000 description 4
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 description 4
- NROKBHXJSPEDAR-UHFFFAOYSA-M potassium fluoride Chemical compound [F-].[K+] NROKBHXJSPEDAR-UHFFFAOYSA-M 0.000 description 4
- 150000003141 primary amines Chemical class 0.000 description 4
- 238000006798 ring closing metathesis reaction Methods 0.000 description 4
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 4
- 235000017557 sodium bicarbonate Nutrition 0.000 description 4
- 229910000029 sodium carbonate Inorganic materials 0.000 description 4
- 239000011780 sodium chloride Substances 0.000 description 4
- 241000894007 species Species 0.000 description 4
- 125000005931 tert-butyloxycarbonyl group Chemical group [H]C([H])([H])C(OC(*)=O)(C([H])([H])[H])C([H])([H])[H] 0.000 description 4
- FMCAFXHLMUOIGG-JTJHWIPRSA-N (2s)-2-[[(2r)-2-[[(2s)-2-[[(2r)-2-formamido-3-sulfanylpropanoyl]amino]-3-methylbutanoyl]amino]-3-(4-hydroxy-2,5-dimethylphenyl)propanoyl]amino]-4-methylsulfanylbutanoic acid Chemical compound O=CN[C@@H](CS)C(=O)N[C@@H](C(C)C)C(=O)N[C@@H](C(=O)N[C@@H](CCSC)C(O)=O)CC1=CC(C)=C(O)C=C1C FMCAFXHLMUOIGG-JTJHWIPRSA-N 0.000 description 3
- FMCAFXHLMUOIGG-IWFBPKFRSA-N (2s)-2-[[(2s)-2-[[(2s)-2-[[(2r)-2-formamido-3-sulfanylpropanoyl]amino]-3-methylbutanoyl]amino]-3-(4-hydroxy-2,5-dimethylphenyl)propanoyl]amino]-4-methylsulfanylbutanoic acid Chemical compound O=CN[C@@H](CS)C(=O)N[C@@H](C(C)C)C(=O)N[C@H](C(=O)N[C@@H](CCSC)C(O)=O)CC1=CC(C)=C(O)C=C1C FMCAFXHLMUOIGG-IWFBPKFRSA-N 0.000 description 3
- CYDMQPSVCPSMSG-ZETCQYMHSA-N 1-[(4r)-4-propan-2-yl-2-sulfanylidene-1,3-thiazolidin-3-yl]ethanone Chemical compound CC(C)[C@@H]1CSC(=S)N1C(C)=O CYDMQPSVCPSMSG-ZETCQYMHSA-N 0.000 description 3
- ZVVMJVWFZCYOBW-UHFFFAOYSA-N 2-(1h-pyrrol-3-yl)-1h-pyrrole Chemical compound C1=CNC(C2=CNC=C2)=C1 ZVVMJVWFZCYOBW-UHFFFAOYSA-N 0.000 description 3
- MFNXWZGIFWJHMI-UHFFFAOYSA-N 2-methyl-2-[(2-methylpropan-2-yl)oxycarbonylamino]propanoic acid Chemical compound CC(C)(C)OC(=O)NC(C)(C)C(O)=O MFNXWZGIFWJHMI-UHFFFAOYSA-N 0.000 description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 3
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 3
- 229910021595 Copper(I) iodide Inorganic materials 0.000 description 3
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 3
- 150000001204 N-oxides Chemical class 0.000 description 3
- 229910003827 NRaRb Inorganic materials 0.000 description 3
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 3
- ZCQWOFVYLHDMMC-UHFFFAOYSA-N Oxazole Chemical compound C1=COC=N1 ZCQWOFVYLHDMMC-UHFFFAOYSA-N 0.000 description 3
- ONIBWKKTOPOVIA-UHFFFAOYSA-N Proline Natural products OC(=O)C1CCCN1 ONIBWKKTOPOVIA-UHFFFAOYSA-N 0.000 description 3
- RWRDLPDLKQPQOW-UHFFFAOYSA-N Pyrrolidine Chemical compound C1CCNC1 RWRDLPDLKQPQOW-UHFFFAOYSA-N 0.000 description 3
- 125000003545 alkoxy group Chemical group 0.000 description 3
- BJEPYKJPYRNKOW-UHFFFAOYSA-N alpha-hydroxysuccinic acid Natural products OC(=O)C(O)CC(O)=O BJEPYKJPYRNKOW-UHFFFAOYSA-N 0.000 description 3
- 239000000010 aprotic solvent Substances 0.000 description 3
- 239000011668 ascorbic acid Substances 0.000 description 3
- 235000010323 ascorbic acid Nutrition 0.000 description 3
- PNPBGYBHLCEVMK-UHFFFAOYSA-N benzylidene(dichloro)ruthenium;tricyclohexylphosphanium Chemical compound Cl[Ru](Cl)=CC1=CC=CC=C1.C1CCCCC1[PH+](C1CCCCC1)C1CCCCC1.C1CCCCC1[PH+](C1CCCCC1)C1CCCCC1 PNPBGYBHLCEVMK-UHFFFAOYSA-N 0.000 description 3
- FCDPQMAOJARMTG-UHFFFAOYSA-L benzylidene-[1,3-bis(2,4,6-trimethylphenyl)imidazolidin-2-ylidene]-dichlororuthenium;tricyclohexylphosphane Chemical compound C1CCCCC1P(C1CCCCC1)C1CCCCC1.CC1=CC(C)=CC(C)=C1N(CCN1C=2C(=CC(C)=CC=2C)C)C1=[Ru](Cl)(Cl)=CC1=CC=CC=C1 FCDPQMAOJARMTG-UHFFFAOYSA-L 0.000 description 3
- FCDPQMAOJARMTG-UHFFFAOYSA-M benzylidene-[1,3-bis(2,4,6-trimethylphenyl)imidazolidin-2-ylidene]-dichlororuthenium;tricyclohexylphosphanium Chemical compound C1CCCCC1[PH+](C1CCCCC1)C1CCCCC1.CC1=CC(C)=CC(C)=C1N(CCN1C=2C(=CC(C)=CC=2C)C)C1=[Ru](Cl)(Cl)=CC1=CC=CC=C1 FCDPQMAOJARMTG-UHFFFAOYSA-M 0.000 description 3
- 150000007942 carboxylates Chemical class 0.000 description 3
- 238000010511 deprotection reaction Methods 0.000 description 3
- 239000011984 grubbs catalyst Substances 0.000 description 3
- 125000001188 haloalkyl group Chemical group 0.000 description 3
- 229910052736 halogen Inorganic materials 0.000 description 3
- 150000002367 halogens Chemical class 0.000 description 3
- DMEGYFMYUHOHGS-UHFFFAOYSA-N heptamethylene Natural products C1CCCCCC1 DMEGYFMYUHOHGS-UHFFFAOYSA-N 0.000 description 3
- 125000005842 heteroatom Chemical group 0.000 description 3
- 125000005647 linker group Chemical group 0.000 description 3
- XGZVUEUWXADBQD-UHFFFAOYSA-L lithium carbonate Chemical compound [Li+].[Li+].[O-]C([O-])=O XGZVUEUWXADBQD-UHFFFAOYSA-L 0.000 description 3
- 229910052808 lithium carbonate Inorganic materials 0.000 description 3
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 3
- HZVOZRGWRWCICA-UHFFFAOYSA-N methanediyl Chemical compound [CH2] HZVOZRGWRWCICA-UHFFFAOYSA-N 0.000 description 3
- 239000012452 mother liquor Substances 0.000 description 3
- 229930014626 natural product Natural products 0.000 description 3
- 239000007800 oxidant agent Substances 0.000 description 3
- 239000012071 phase Substances 0.000 description 3
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 3
- 235000009518 sodium iodide Nutrition 0.000 description 3
- 239000007858 starting material Substances 0.000 description 3
- 150000007970 thio esters Chemical group 0.000 description 3
- 125000002221 trityl group Chemical group [H]C1=C([H])C([H])=C([H])C([H])=C1C([*])(C1=C(C(=C(C(=C1[H])[H])[H])[H])[H])C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 description 3
- SZXBQTSZISFIAO-ZETCQYMHSA-N (2s)-3-methyl-2-[(2-methylpropan-2-yl)oxycarbonylamino]butanoic acid Chemical compound CC(C)[C@@H](C(O)=O)NC(=O)OC(C)(C)C SZXBQTSZISFIAO-ZETCQYMHSA-N 0.000 description 2
- PUOAVUSCHRHDCA-YYMQPOIQSA-N (E,3S)-7-chloro-3-hydroxy-1-[(4R)-4-propan-2-yl-2-sulfanylidene-1,3-thiazolidin-3-yl]hept-4-en-1-one Chemical compound ClCC/C=C/[C@H](CC(=O)N1C(SC[C@H]1C(C)C)=S)O PUOAVUSCHRHDCA-YYMQPOIQSA-N 0.000 description 2
- ORTVZLZNOYNASJ-OWOJBTEDSA-N (e)-but-2-ene-1,4-diol Chemical compound OC\C=C\CO ORTVZLZNOYNASJ-OWOJBTEDSA-N 0.000 description 2
- QEASJVYPHMYPJM-UHFFFAOYSA-N 1,2-dihydrotriazol-5-one Chemical compound OC1=CNN=N1 QEASJVYPHMYPJM-UHFFFAOYSA-N 0.000 description 2
- LSMWOQFDLBIYPM-UHFFFAOYSA-N 1,3-bis(2,4,6-trimethylphenyl)-4,5-dihydro-2h-imidazol-1-ium-2-ide Chemical group CC1=CC(C)=CC(C)=C1N1[C-]=[N+](C=2C(=CC(C)=CC=2C)C)CC1 LSMWOQFDLBIYPM-UHFFFAOYSA-N 0.000 description 2
- ZRPFJAPZDXQHSM-UHFFFAOYSA-L 1,3-bis(2,4,6-trimethylphenyl)-4,5-dihydroimidazole;dichloro-[(2-propan-2-yloxyphenyl)methylidene]ruthenium Chemical compound CC(C)OC1=CC=CC=C1C=[Ru](Cl)(Cl)=C1N(C=2C(=CC(C)=CC=2C)C)CCN1C1=C(C)C=C(C)C=C1C ZRPFJAPZDXQHSM-UHFFFAOYSA-L 0.000 description 2
- RUKVGXGTVPPWDD-UHFFFAOYSA-N 1,3-bis(2,4,6-trimethylphenyl)imidazolidine Chemical group CC1=CC(C)=CC(C)=C1N1CN(C=2C(=CC(C)=CC=2C)C)CC1 RUKVGXGTVPPWDD-UHFFFAOYSA-N 0.000 description 2
- PYHXGXCGESYPCW-UHFFFAOYSA-M 2,2-diphenylacetate Chemical compound C=1C=CC=CC=1C(C(=O)[O-])C1=CC=CC=C1 PYHXGXCGESYPCW-UHFFFAOYSA-M 0.000 description 2
- BWZVCCNYKMEVEX-UHFFFAOYSA-N 2,4,6-Trimethylpyridine Chemical compound CC1=CC(C)=NC(C)=C1 BWZVCCNYKMEVEX-UHFFFAOYSA-N 0.000 description 2
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 2
- WHHZKTXPCKSOCC-UHFFFAOYSA-N 2-amino-3-methylbutanethioic s-acid;hydrochloride Chemical compound Cl.CC(C)C(N)C(S)=O WHHZKTXPCKSOCC-UHFFFAOYSA-N 0.000 description 2
- LBLYYCQCTBFVLH-UHFFFAOYSA-M 2-methylbenzenesulfonate Chemical compound CC1=CC=CC=C1S([O-])(=O)=O LBLYYCQCTBFVLH-UHFFFAOYSA-M 0.000 description 2
- BSKHPKMHTQYZBB-UHFFFAOYSA-N 2-methylpyridine Chemical compound CC1=CC=CC=N1 BSKHPKMHTQYZBB-UHFFFAOYSA-N 0.000 description 2
- HSJKGGMUJITCBW-UHFFFAOYSA-N 3-hydroxybutanal Chemical compound CC(O)CC=O HSJKGGMUJITCBW-UHFFFAOYSA-N 0.000 description 2
- SZXBQTSZISFIAO-UHFFFAOYSA-N 3-methyl-2-[(2-methylpropan-2-yl)oxycarbonylamino]butanoic acid Chemical compound CC(C)C(C(O)=O)NC(=O)OC(C)(C)C SZXBQTSZISFIAO-UHFFFAOYSA-N 0.000 description 2
- LRDIEHDJWYRVPT-UHFFFAOYSA-N 4-amino-5-hydroxynaphthalene-1-sulfonic acid Chemical compound C1=CC(O)=C2C(N)=CC=C(S(O)(=O)=O)C2=C1 LRDIEHDJWYRVPT-UHFFFAOYSA-N 0.000 description 2
- RGUKYNXWOWSRET-UHFFFAOYSA-N 4-pyrrolidin-1-ylpyridine Chemical compound C1CCCN1C1=CC=NC=C1 RGUKYNXWOWSRET-UHFFFAOYSA-N 0.000 description 2
- 125000002373 5 membered heterocyclic group Chemical group 0.000 description 2
- 125000004070 6 membered heterocyclic group Chemical group 0.000 description 2
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 2
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 2
- VTYYLEPIZMXCLO-UHFFFAOYSA-L Calcium carbonate Chemical compound [Ca+2].[O-]C([O-])=O VTYYLEPIZMXCLO-UHFFFAOYSA-L 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 2
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 2
- RGSFGYAAUTVSQA-UHFFFAOYSA-N Cyclopentane Chemical compound C1CCCC1 RGSFGYAAUTVSQA-UHFFFAOYSA-N 0.000 description 2
- OKKJLVBELUTLKV-MZCSYVLQSA-N Deuterated methanol Chemical compound [2H]OC([2H])([2H])[2H] OKKJLVBELUTLKV-MZCSYVLQSA-N 0.000 description 2
- AEMRFAOFKBGASW-UHFFFAOYSA-M Glycolate Chemical compound OCC([O-])=O AEMRFAOFKBGASW-UHFFFAOYSA-M 0.000 description 2
- 239000007821 HATU Substances 0.000 description 2
- UFHFLCQGNIYNRP-UHFFFAOYSA-N Hydrogen Chemical compound [H][H] UFHFLCQGNIYNRP-UHFFFAOYSA-N 0.000 description 2
- 239000002841 Lewis acid Substances 0.000 description 2
- AFVFQIVMOAPDHO-UHFFFAOYSA-M Methanesulfonate Chemical compound CS([O-])(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-M 0.000 description 2
- YNAVUWVOSKDBBP-UHFFFAOYSA-N Morpholine Chemical compound C1COCCN1 YNAVUWVOSKDBBP-UHFFFAOYSA-N 0.000 description 2
- 229910019142 PO4 Inorganic materials 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-N Phosphoric acid Chemical compound OP(O)(O)=O NBIIXXVUZAFLBC-UHFFFAOYSA-N 0.000 description 2
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 2
- QQONPFPTGQHPMA-UHFFFAOYSA-N Propene Chemical compound CC=C QQONPFPTGQHPMA-UHFFFAOYSA-N 0.000 description 2
- KYQCOXFCLRTKLS-UHFFFAOYSA-N Pyrazine Chemical compound C1=CN=CC=N1 KYQCOXFCLRTKLS-UHFFFAOYSA-N 0.000 description 2
- 101100212791 Saccharomyces cerevisiae (strain ATCC 204508 / S288c) YBL068W-A gene Proteins 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-N Sulfuric acid Chemical compound OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 2
- OXLURKCRXVAJQS-UHFFFAOYSA-L [1,3-bis(2,4,6-trimethylphenyl)imidazolidin-2-ylidene]-dichloro-[[5-(dimethylsulfamoyl)-2-propan-2-yloxyphenyl]methylidene]ruthenium Chemical compound CC(C)OC1=CC=C(S(=O)(=O)N(C)C)C=C1C=[Ru](Cl)(Cl)=C1N(C=2C(=CC(C)=CC=2C)C)CCN1C1=C(C)C=C(C)C=C1C OXLURKCRXVAJQS-UHFFFAOYSA-L 0.000 description 2
- ISNYRMWYYORWMN-UHFFFAOYSA-N [Ru]=C Chemical compound [Ru]=C ISNYRMWYYORWMN-UHFFFAOYSA-N 0.000 description 2
- 150000004703 alkoxides Chemical class 0.000 description 2
- 125000003282 alkyl amino group Chemical group 0.000 description 2
- 125000004414 alkyl thio group Chemical group 0.000 description 2
- XXROGKLTLUQVRX-UHFFFAOYSA-N allyl alcohol Chemical compound OCC=C XXROGKLTLUQVRX-UHFFFAOYSA-N 0.000 description 2
- 150000003862 amino acid derivatives Chemical class 0.000 description 2
- 125000003277 amino group Chemical group 0.000 description 2
- 235000019270 ammonium chloride Nutrition 0.000 description 2
- 238000004458 analytical method Methods 0.000 description 2
- 229940072107 ascorbate Drugs 0.000 description 2
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 2
- PNPBGYBHLCEVMK-UHFFFAOYSA-L benzylidene(dichloro)ruthenium;tricyclohexylphosphane Chemical compound Cl[Ru](Cl)=CC1=CC=CC=C1.C1CCCCC1P(C1CCCCC1)C1CCCCC1.C1CCCCC1P(C1CCCCC1)C1CCCCC1 PNPBGYBHLCEVMK-UHFFFAOYSA-L 0.000 description 2
- BTANRVKWQNVYAZ-UHFFFAOYSA-N butan-2-ol Chemical compound CCC(C)O BTANRVKWQNVYAZ-UHFFFAOYSA-N 0.000 description 2
- 125000000484 butyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 2
- 229910000024 caesium carbonate Inorganic materials 0.000 description 2
- 150000001721 carbon Chemical group 0.000 description 2
- PFKFTWBEEFSNDU-UHFFFAOYSA-N carbonyldiimidazole Chemical compound C1=CN=CN1C(=O)N1C=CN=C1 PFKFTWBEEFSNDU-UHFFFAOYSA-N 0.000 description 2
- 230000003197 catalytic effect Effects 0.000 description 2
- 239000003153 chemical reaction reagent Substances 0.000 description 2
- 239000000460 chlorine Substances 0.000 description 2
- 229910052801 chlorine Inorganic materials 0.000 description 2
- 125000001309 chloro group Chemical group Cl* 0.000 description 2
- 229940001468 citrate Drugs 0.000 description 2
- 239000012043 crude product Substances 0.000 description 2
- 125000004122 cyclic group Chemical group 0.000 description 2
- HGCIXCUEYOPUTN-UHFFFAOYSA-N cyclohexene Chemical compound C1CCC=CC1 HGCIXCUEYOPUTN-UHFFFAOYSA-N 0.000 description 2
- PAFZNILMFXTMIY-UHFFFAOYSA-N cyclohexylamine Chemical compound NC1CCCCC1 PAFZNILMFXTMIY-UHFFFAOYSA-N 0.000 description 2
- NKLCNNUWBJBICK-UHFFFAOYSA-N dess–martin periodinane Chemical compound C1=CC=C2I(OC(=O)C)(OC(C)=O)(OC(C)=O)OC(=O)C2=C1 NKLCNNUWBJBICK-UHFFFAOYSA-N 0.000 description 2
- WSFSSNUMVMOOMR-DICFDUPASA-N dideuteriomethanone Chemical compound [2H]C([2H])=O WSFSSNUMVMOOMR-DICFDUPASA-N 0.000 description 2
- 238000006073 displacement reaction Methods 0.000 description 2
- 239000012039 electrophile Substances 0.000 description 2
- FIRHQRGFVOSDDY-UHFFFAOYSA-N ethyl 1-hydroxytriazole-4-carboxylate Chemical compound CCOC(=O)C1=CN(O)N=N1 FIRHQRGFVOSDDY-UHFFFAOYSA-N 0.000 description 2
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 2
- 238000005755 formation reaction Methods 0.000 description 2
- 229940050411 fumarate Drugs 0.000 description 2
- 238000010438 heat treatment Methods 0.000 description 2
- 125000004446 heteroarylalkyl group Chemical group 0.000 description 2
- 239000011987 hoveyda–grubbs catalyst Substances 0.000 description 2
- 150000002430 hydrocarbons Chemical group 0.000 description 2
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 2
- CBOIHMRHGLHBPB-UHFFFAOYSA-N hydroxymethyl Chemical compound O[CH2] CBOIHMRHGLHBPB-UHFFFAOYSA-N 0.000 description 2
- 150000002500 ions Chemical class 0.000 description 2
- 238000005304 joining Methods 0.000 description 2
- 150000007517 lewis acids Chemical class 0.000 description 2
- 238000011068 loading method Methods 0.000 description 2
- 229940049920 malate Drugs 0.000 description 2
- GDOPTJXRTPNYNR-UHFFFAOYSA-N methyl-cyclopentane Natural products CC1CCCC1 GDOPTJXRTPNYNR-UHFFFAOYSA-N 0.000 description 2
- 125000000250 methylamino group Chemical group [H]N(*)C([H])([H])[H] 0.000 description 2
- 125000002950 monocyclic group Chemical group 0.000 description 2
- 125000004433 nitrogen atom Chemical group N* 0.000 description 2
- AKRYBBWYDSDZHG-UHFFFAOYSA-N nitrosobis(2-oxopropyl)amine Chemical compound CC(=O)CN(N=O)CC(C)=O AKRYBBWYDSDZHG-UHFFFAOYSA-N 0.000 description 2
- 230000001590 oxidative effect Effects 0.000 description 2
- 238000005191 phase separation Methods 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 2
- 239000010452 phosphate Substances 0.000 description 2
- 239000011698 potassium fluoride Substances 0.000 description 2
- 235000003270 potassium fluoride Nutrition 0.000 description 2
- 125000002568 propynyl group Chemical group [*]C#CC([H])([H])[H] 0.000 description 2
- 238000010926 purge Methods 0.000 description 2
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 2
- 238000010992 reflux Methods 0.000 description 2
- 150000003335 secondary amines Chemical class 0.000 description 2
- JQWHASGSAFIOCM-UHFFFAOYSA-M sodium periodate Chemical compound [Na+].[O-]I(=O)(=O)=O JQWHASGSAFIOCM-UHFFFAOYSA-M 0.000 description 2
- 125000000547 substituted alkyl group Chemical group 0.000 description 2
- 125000003107 substituted aryl group Chemical group 0.000 description 2
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 2
- BDHFUVZGWQCTTF-UHFFFAOYSA-M sulfonate Chemical compound [O-]S(=O)=O BDHFUVZGWQCTTF-UHFFFAOYSA-M 0.000 description 2
- 229940095064 tartrate Drugs 0.000 description 2
- 125000000383 tetramethylene group Chemical group [H]C([H])([*:1])C([H])([H])C([H])([H])C([H])([H])[*:2] 0.000 description 2
- 150000003573 thiols Chemical class 0.000 description 2
- XJDNKRIXUMDJCW-UHFFFAOYSA-J titanium tetrachloride Chemical compound Cl[Ti](Cl)(Cl)Cl XJDNKRIXUMDJCW-UHFFFAOYSA-J 0.000 description 2
- IMNIMPAHZVJRPE-UHFFFAOYSA-N triethylenediamine Chemical compound C1CN2CCN1CC2 IMNIMPAHZVJRPE-UHFFFAOYSA-N 0.000 description 2
- QAEDZJGFFMLHHQ-UHFFFAOYSA-N trifluoroacetic anhydride Chemical compound FC(F)(F)C(=O)OC(=O)C(F)(F)F QAEDZJGFFMLHHQ-UHFFFAOYSA-N 0.000 description 2
- 125000005500 uronium group Chemical group 0.000 description 2
- 239000002699 waste material Substances 0.000 description 2
- 238000010626 work up procedure Methods 0.000 description 2
- 239000011992 zhan catalyst-1B Substances 0.000 description 2
- GKELRGVKIXQGPD-VIFPVBQESA-N (4r)-2-[2-(aminomethyl)-1,3-thiazol-4-yl]-4-methyl-5h-1,3-thiazole-4-carboxylic acid Chemical compound OC(=O)[C@]1(C)CSC(C=2N=C(CN)SC=2)=N1 GKELRGVKIXQGPD-VIFPVBQESA-N 0.000 description 1
- SLDUGQISGRPGAW-SECBINFHSA-N (4r)-4-benzyl-1,3-thiazolidine-2-thione Chemical compound C1SC(=S)N[C@@H]1CC1=CC=CC=C1 SLDUGQISGRPGAW-SECBINFHSA-N 0.000 description 1
- IEXSISKCCADMLK-QMMMGPOBSA-N (4r)-4-phenyl-1,3-thiazolidine-2-thione Chemical compound C1SC(=S)N[C@@H]1C1=CC=CC=C1 IEXSISKCCADMLK-QMMMGPOBSA-N 0.000 description 1
- CWIZUGZKLJDJLE-YFKPBYRVSA-N (4r)-4-propan-2-yl-1,3-thiazolidine-2-thione Chemical compound CC(C)[C@@H]1CSC(=S)N1 CWIZUGZKLJDJLE-YFKPBYRVSA-N 0.000 description 1
- WPLIUNBAUSQRNU-YFKPBYRVSA-N (4r)-4-tert-butyl-1,3-thiazolidine-2-thione Chemical compound CC(C)(C)[C@@H]1CSC(=S)N1 WPLIUNBAUSQRNU-YFKPBYRVSA-N 0.000 description 1
- BJEPYKJPYRNKOW-REOHCLBHSA-N (S)-malic acid Chemical compound OC(=O)[C@@H](O)CC(O)=O BJEPYKJPYRNKOW-REOHCLBHSA-N 0.000 description 1
- FKKCIOTUMHPTSB-ONEGZZNKSA-N (e)-4-chloropent-2-ene Chemical compound C\C=C\C(C)Cl FKKCIOTUMHPTSB-ONEGZZNKSA-N 0.000 description 1
- 125000003088 (fluoren-9-ylmethoxy)carbonyl group Chemical group 0.000 description 1
- SCYULBFZEHDVBN-UHFFFAOYSA-N 1,1-Dichloroethane Chemical compound CC(Cl)Cl SCYULBFZEHDVBN-UHFFFAOYSA-N 0.000 description 1
- JYEUMXHLPRZUAT-UHFFFAOYSA-N 1,2,3-triazine Chemical compound C1=CN=NN=C1 JYEUMXHLPRZUAT-UHFFFAOYSA-N 0.000 description 1
- ZOBPZXTWZATXDG-UHFFFAOYSA-N 1,3-thiazolidine-2,4-dione Chemical compound O=C1CSC(=O)N1 ZOBPZXTWZATXDG-UHFFFAOYSA-N 0.000 description 1
- WGJCBBASTRWVJL-UHFFFAOYSA-N 1,3-thiazolidine-2-thione Chemical group SC1=NCCS1 WGJCBBASTRWVJL-UHFFFAOYSA-N 0.000 description 1
- TUSDEZXZIZRFGC-UHFFFAOYSA-N 1-O-galloyl-3,6-(R)-HHDP-beta-D-glucose Natural products OC1C(O2)COC(=O)C3=CC(O)=C(O)C(O)=C3C3=C(O)C(O)=C(O)C=C3C(=O)OC1C(O)C2OC(=O)C1=CC(O)=C(O)C(O)=C1 TUSDEZXZIZRFGC-UHFFFAOYSA-N 0.000 description 1
- 125000004973 1-butenyl group Chemical group C(=CCC)* 0.000 description 1
- DURPTKYDGMDSBL-UHFFFAOYSA-N 1-butoxybutane Chemical compound CCCCOCCCC DURPTKYDGMDSBL-UHFFFAOYSA-N 0.000 description 1
- 125000004972 1-butynyl group Chemical group [H]C([H])([H])C([H])([H])C#C* 0.000 description 1
- 125000006023 1-pentenyl group Chemical group 0.000 description 1
- 125000006069 2,3-dimethyl-2-butenyl group Chemical group 0.000 description 1
- OZGSEIVTQLXWRO-UHFFFAOYSA-N 2,4,6-trichlorobenzoyl chloride Chemical compound ClC(=O)C1=C(Cl)C=C(Cl)C=C1Cl OZGSEIVTQLXWRO-UHFFFAOYSA-N 0.000 description 1
- IZXIZTKNFFYFOF-UHFFFAOYSA-N 2-Oxazolidone Chemical compound O=C1NCCO1 IZXIZTKNFFYFOF-UHFFFAOYSA-N 0.000 description 1
- VRPJIFMKZZEXLR-UHFFFAOYSA-N 2-[(2-methylpropan-2-yl)oxycarbonylamino]acetic acid Chemical compound CC(C)(C)OC(=O)NCC(O)=O VRPJIFMKZZEXLR-UHFFFAOYSA-N 0.000 description 1
- ANMXMNJRJTWUIL-YNDBEVAQSA-N 2-[[[(E,3S)-3-[(2S)-2-[(2-amino-2-methylpropanoyl)amino]-3-methylbutanoyl]oxy-7-chlorohept-4-enoyl]amino]methyl]-1,3-thiazole-4-carboxylic acid 2,2,2-trifluoroacetic acid Chemical compound FC(C(=O)O)(F)F.NC(C(=O)N[C@H](C(=O)O[C@@H](CC(=O)NCC=1SC=C(N1)C(=O)O)C=CCCCl)C(C)C)(C)C ANMXMNJRJTWUIL-YNDBEVAQSA-N 0.000 description 1
- 125000004974 2-butenyl group Chemical group C(C=CC)* 0.000 description 1
- 125000000069 2-butynyl group Chemical group [H]C([H])([H])C#CC([H])([H])* 0.000 description 1
- 125000006029 2-methyl-2-butenyl group Chemical group 0.000 description 1
- 125000006024 2-pentenyl group Chemical group 0.000 description 1
- 125000003903 2-propenyl group Chemical group [H]C([*])([H])C([H])=C([H])[H] 0.000 description 1
- BMYNFMYTOJXKLE-UHFFFAOYSA-N 3-azaniumyl-2-hydroxypropanoate Chemical compound NCC(O)C(O)=O BMYNFMYTOJXKLE-UHFFFAOYSA-N 0.000 description 1
- 125000004080 3-carboxypropanoyl group Chemical group O=C([*])C([H])([H])C([H])([H])C(O[H])=O 0.000 description 1
- 125000006027 3-methyl-1-butenyl group Chemical group 0.000 description 1
- YHQXBTXEYZIYOV-UHFFFAOYSA-N 3-methylbut-1-ene Chemical compound CC(C)C=C YHQXBTXEYZIYOV-UHFFFAOYSA-N 0.000 description 1
- UVLSCMIEPPWCHZ-UHFFFAOYSA-N 3-piperazin-1-ylpropan-1-amine Chemical compound NCCCN1CCNCC1 UVLSCMIEPPWCHZ-UHFFFAOYSA-N 0.000 description 1
- OCVLSHAVSIYKLI-UHFFFAOYSA-N 3h-1,3-thiazole-2-thione Chemical compound SC1=NC=CS1 OCVLSHAVSIYKLI-UHFFFAOYSA-N 0.000 description 1
- BIGJOILKRSNJMQ-UHFFFAOYSA-N 4-chloropent-1-ene Chemical compound CC(Cl)CC=C BIGJOILKRSNJMQ-UHFFFAOYSA-N 0.000 description 1
- 125000006618 5- to 10-membered aromatic heterocyclic group Chemical group 0.000 description 1
- ZCYVEMRRCGMTRW-UHFFFAOYSA-N 7553-56-2 Chemical group [I] ZCYVEMRRCGMTRW-UHFFFAOYSA-N 0.000 description 1
- PNEYBMLMFCGWSK-UHFFFAOYSA-N Alumina Chemical class [O-2].[O-2].[O-2].[Al+3].[Al+3] PNEYBMLMFCGWSK-UHFFFAOYSA-N 0.000 description 1
- 239000005711 Benzoic acid Substances 0.000 description 1
- WKBOTKDWSSQWDR-UHFFFAOYSA-N Bromine atom Chemical compound [Br] WKBOTKDWSSQWDR-UHFFFAOYSA-N 0.000 description 1
- FIGWBBXXMPGESV-UHFFFAOYSA-N C1(=CC=CC=C1)S(=O)(=O)O.NC(C(O)=S)C(C)C Chemical compound C1(=CC=CC=C1)S(=O)(=O)O.NC(C(O)=S)C(C)C FIGWBBXXMPGESV-UHFFFAOYSA-N 0.000 description 1
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 1
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 1
- 241000723347 Cinnamomum Species 0.000 description 1
- QBXVXKRWOVBUDB-GRKNLSHJSA-N ClC=1C(=CC(=C(CN2[C@H](C[C@H](C2)O)C(=O)O)C1)OCC1=CC(=CC=C1)C#N)OCC1=C(C(=CC=C1)C1=CC2=C(OCCO2)C=C1)C Chemical compound ClC=1C(=CC(=C(CN2[C@H](C[C@H](C2)O)C(=O)O)C1)OCC1=CC(=CC=C1)C#N)OCC1=C(C(=CC=C1)C1=CC2=C(OCCO2)C=C1)C QBXVXKRWOVBUDB-GRKNLSHJSA-N 0.000 description 1
- PMPVIKIVABFJJI-UHFFFAOYSA-N Cyclobutane Chemical compound C1CCC1 PMPVIKIVABFJJI-UHFFFAOYSA-N 0.000 description 1
- XDTMQSROBMDMFD-UHFFFAOYSA-N Cyclohexane Chemical compound C1CCCCC1 XDTMQSROBMDMFD-UHFFFAOYSA-N 0.000 description 1
- LVZWSLJZHVFIQJ-UHFFFAOYSA-N Cyclopropane Chemical compound C1CC1 LVZWSLJZHVFIQJ-UHFFFAOYSA-N 0.000 description 1
- XBPCUCUWBYBCDP-UHFFFAOYSA-N Dicyclohexylamine Chemical compound C1CCCCC1NC1CCCCC1 XBPCUCUWBYBCDP-UHFFFAOYSA-N 0.000 description 1
- QUSNBJAOOMFDIB-UHFFFAOYSA-N Ethylamine Chemical compound CCN QUSNBJAOOMFDIB-UHFFFAOYSA-N 0.000 description 1
- 239000001263 FEMA 3042 Substances 0.000 description 1
- KRHYYFGTRYWZRS-UHFFFAOYSA-M Fluoride anion Chemical compound [F-] KRHYYFGTRYWZRS-UHFFFAOYSA-M 0.000 description 1
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 1
- 238000007101 Grubbs Olefin metathesis reaction Methods 0.000 description 1
- 238000006845 Michael addition reaction Methods 0.000 description 1
- 101100189356 Mus musculus Papolb gene Proteins 0.000 description 1
- GRYLNZFGIOXLOG-UHFFFAOYSA-N Nitric acid Chemical compound O[N+]([O-])=O GRYLNZFGIOXLOG-UHFFFAOYSA-N 0.000 description 1
- 229920002230 Pectic acid Polymers 0.000 description 1
- LRBQNJMCXXYXIU-PPKXGCFTSA-N Penta-digallate-beta-D-glucose Natural products OC1=C(O)C(O)=CC(C(=O)OC=2C(=C(O)C=C(C=2)C(=O)OC[C@@H]2[C@H]([C@H](OC(=O)C=3C=C(OC(=O)C=4C=C(O)C(O)=C(O)C=4)C(O)=C(O)C=3)[C@@H](OC(=O)C=3C=C(OC(=O)C=4C=C(O)C(O)=C(O)C=4)C(O)=C(O)C=3)[C@H](OC(=O)C=3C=C(OC(=O)C=4C=C(O)C(O)=C(O)C=4)C(O)=C(O)C=3)O2)OC(=O)C=2C=C(OC(=O)C=3C=C(O)C(O)=C(O)C=3)C(O)=C(O)C=2)O)=C1 LRBQNJMCXXYXIU-PPKXGCFTSA-N 0.000 description 1
- PCNDJXKNXGMECE-UHFFFAOYSA-N Phenazine Natural products C1=CC=CC2=NC3=CC=CC=C3N=C21 PCNDJXKNXGMECE-UHFFFAOYSA-N 0.000 description 1
- OAICVXFJPJFONN-UHFFFAOYSA-N Phosphorus Chemical compound [P] OAICVXFJPJFONN-UHFFFAOYSA-N 0.000 description 1
- 108010020346 Polyglutamic Acid Proteins 0.000 description 1
- OFOBLEOULBTSOW-UHFFFAOYSA-N Propanedioic acid Natural products OC(=O)CC(O)=O OFOBLEOULBTSOW-UHFFFAOYSA-N 0.000 description 1
- CZPWVGJYEJSRLH-UHFFFAOYSA-N Pyrimidine Chemical compound C1=CN=CN=C1 CZPWVGJYEJSRLH-UHFFFAOYSA-N 0.000 description 1
- 239000002262 Schiff base Substances 0.000 description 1
- 150000004753 Schiff bases Chemical class 0.000 description 1
- 239000005708 Sodium hypochlorite Substances 0.000 description 1
- KDYFGRWQOYBRFD-UHFFFAOYSA-N Succinic acid Natural products OC(=O)CCC(O)=O KDYFGRWQOYBRFD-UHFFFAOYSA-N 0.000 description 1
- QYTDEUPAUMOIOP-UHFFFAOYSA-N TEMPO Chemical group CC1(C)CCCC(C)(C)N1[O] QYTDEUPAUMOIOP-UHFFFAOYSA-N 0.000 description 1
- FEWJPZIEWOKRBE-UHFFFAOYSA-N Tartaric acid Natural products [H+].[H+].[O-]C(=O)C(O)C(O)C([O-])=O FEWJPZIEWOKRBE-UHFFFAOYSA-N 0.000 description 1
- 229940123464 Thiazolidinedione Drugs 0.000 description 1
- 229910003074 TiCl4 Inorganic materials 0.000 description 1
- 229910010165 TiCu Inorganic materials 0.000 description 1
- LCKIEQZJEYYRIY-UHFFFAOYSA-N Titanium ion Chemical compound [Ti+4] LCKIEQZJEYYRIY-UHFFFAOYSA-N 0.000 description 1
- 239000007983 Tris buffer Substances 0.000 description 1
- 229910052770 Uranium Inorganic materials 0.000 description 1
- COBAJQUWWGWDQI-UHFFFAOYSA-M [F-].C(CCC)[N+](CCCC)(CCCC)CCCC.[Li] Chemical compound [F-].C(CCC)[N+](CCCC)(CCCC)CCCC.[Li] COBAJQUWWGWDQI-UHFFFAOYSA-M 0.000 description 1
- DXHDPDHBCNHDAO-UHFFFAOYSA-N [diphenyl(tritylsulfanyl)methyl]benzene Chemical compound C=1C=CC=CC=1C(C=1C=CC=CC=1)(C=1C=CC=CC=1)SC(C=1C=CC=CC=1)(C=1C=CC=CC=1)C1=CC=CC=C1 DXHDPDHBCNHDAO-UHFFFAOYSA-N 0.000 description 1
- YLEIFZAVNWDOBM-ZTNXSLBXSA-N ac1l9hc7 Chemical compound C([C@H]12)C[C@@H](C([C@@H](O)CC3)(C)C)[C@@]43C[C@@]14CC[C@@]1(C)[C@@]2(C)C[C@@H]2O[C@]3(O)[C@H](O)C(C)(C)O[C@@H]3[C@@H](C)[C@H]12 YLEIFZAVNWDOBM-ZTNXSLBXSA-N 0.000 description 1
- IKHGUXGNUITLKF-XPULMUKRSA-N acetaldehyde Chemical compound [14CH]([14CH3])=O IKHGUXGNUITLKF-XPULMUKRSA-N 0.000 description 1
- 235000011054 acetic acid Nutrition 0.000 description 1
- 150000001242 acetic acid derivatives Chemical class 0.000 description 1
- 125000003668 acetyloxy group Chemical group [H]C([H])([H])C(=O)O[*] 0.000 description 1
- 230000004913 activation Effects 0.000 description 1
- 238000005882 aldol condensation reaction Methods 0.000 description 1
- 239000000783 alginic acid Substances 0.000 description 1
- 229920000615 alginic acid Polymers 0.000 description 1
- 229960001126 alginic acid Drugs 0.000 description 1
- 235000010443 alginic acid Nutrition 0.000 description 1
- 150000004781 alginic acids Chemical class 0.000 description 1
- 150000001338 aliphatic hydrocarbons Chemical class 0.000 description 1
- HSFWRNGVRCDJHI-UHFFFAOYSA-N alpha-acetylene Natural products C#C HSFWRNGVRCDJHI-UHFFFAOYSA-N 0.000 description 1
- 229910000147 aluminium phosphate Inorganic materials 0.000 description 1
- 125000003368 amide group Chemical group 0.000 description 1
- 238000010640 amide synthesis reaction Methods 0.000 description 1
- 125000004103 aminoalkyl group Chemical group 0.000 description 1
- 125000004202 aminomethyl group Chemical group [H]N([H])C([H])([H])* 0.000 description 1
- 150000003927 aminopyridines Chemical class 0.000 description 1
- 229910021529 ammonia Inorganic materials 0.000 description 1
- 229960005070 ascorbic acid Drugs 0.000 description 1
- 125000005334 azaindolyl group Chemical group N1N=C(C2=CC=CC=C12)* 0.000 description 1
- 150000001540 azides Chemical class 0.000 description 1
- ZZCNKSMCIZCVDR-UHFFFAOYSA-N barium(2+);dioxido(dioxo)manganese Chemical compound [Ba+2].[O-][Mn]([O-])(=O)=O ZZCNKSMCIZCVDR-UHFFFAOYSA-N 0.000 description 1
- 230000008901 benefit Effects 0.000 description 1
- 229940077388 benzenesulfonate Drugs 0.000 description 1
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 1
- 229940092714 benzenesulfonic acid Drugs 0.000 description 1
- 125000003785 benzimidazolyl group Chemical group N1=C(NC2=C1C=CC=C2)* 0.000 description 1
- 125000000499 benzofuranyl group Chemical group O1C(=CC2=C1C=CC=C2)* 0.000 description 1
- 235000010233 benzoic acid Nutrition 0.000 description 1
- 125000004196 benzothienyl group Chemical group S1C(=CC2=C1C=CC=C2)* 0.000 description 1
- UNOMOKBVBBHHMU-UHFFFAOYSA-N benzylidene-dicyclohexyl-(4,4-dichlorocyclohexyl)-lambda5-phosphane ruthenium Chemical compound [Ru].ClC1(Cl)CCC(CC1)P(=Cc1ccccc1)(C1CCCCC1)C1CCCCC1 UNOMOKBVBBHHMU-UHFFFAOYSA-N 0.000 description 1
- 125000002619 bicyclic group Chemical group 0.000 description 1
- 125000002618 bicyclic heterocycle group Chemical group 0.000 description 1
- 229920001400 block copolymer Polymers 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 229910052794 bromium Inorganic materials 0.000 description 1
- KDYFGRWQOYBRFD-NUQCWPJISA-N butanedioic acid Chemical compound O[14C](=O)CC[14C](O)=O KDYFGRWQOYBRFD-NUQCWPJISA-N 0.000 description 1
- 125000004369 butenyl group Chemical group C(=CCC)* 0.000 description 1
- 125000000480 butynyl group Chemical group [*]C#CC([H])([H])C([H])([H])[H] 0.000 description 1
- 229910052792 caesium Inorganic materials 0.000 description 1
- TVFDJXOCXUVLDH-UHFFFAOYSA-N caesium atom Chemical compound [Cs] TVFDJXOCXUVLDH-UHFFFAOYSA-N 0.000 description 1
- 229910000019 calcium carbonate Inorganic materials 0.000 description 1
- 125000002837 carbocyclic group Chemical group 0.000 description 1
- 125000002843 carboxylic acid group Chemical group 0.000 description 1
- 150000001735 carboxylic acids Chemical class 0.000 description 1
- 125000003636 chemical group Chemical group 0.000 description 1
- 235000017803 cinnamon Nutrition 0.000 description 1
- 125000000259 cinnolinyl group Chemical group N1=NC(=CC2=CC=CC=C12)* 0.000 description 1
- 229940125904 compound 1 Drugs 0.000 description 1
- 229920001577 copolymer Polymers 0.000 description 1
- LSXDOTMGLUJQCM-UHFFFAOYSA-M copper(i) iodide Chemical compound I[Cu] LSXDOTMGLUJQCM-UHFFFAOYSA-M 0.000 description 1
- GBRBMTNGQBKBQE-UHFFFAOYSA-L copper;diiodide Chemical compound I[Cu]I GBRBMTNGQBKBQE-UHFFFAOYSA-L 0.000 description 1
- 238000004132 cross linking Methods 0.000 description 1
- 125000001995 cyclobutyl group Chemical group [H]C1([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000000596 cyclohexenyl group Chemical group C1(=CCCCC1)* 0.000 description 1
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 description 1
- 125000002433 cyclopentenyl group Chemical group C1(=CCCC1)* 0.000 description 1
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 description 1
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 1
- 238000010908 decantation Methods 0.000 description 1
- 125000004663 dialkyl amino group Chemical group 0.000 description 1
- 125000003963 dichloro group Chemical group Cl* 0.000 description 1
- HVJJUDAMOHYMRL-UHFFFAOYSA-L dichloro-[(2-propan-2-yloxyphenyl)methylidene]ruthenium Chemical compound CC(C)OC1=CC=CC=C1C=[Ru](Cl)Cl HVJJUDAMOHYMRL-UHFFFAOYSA-L 0.000 description 1
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 1
- 238000004821 distillation Methods 0.000 description 1
- 125000002228 disulfide group Chemical group 0.000 description 1
- 230000008482 dysregulation Effects 0.000 description 1
- 150000002085 enols Chemical class 0.000 description 1
- VICYTAYPKBLQFB-UHFFFAOYSA-N ethyl 3-bromo-2-oxopropanoate Chemical compound CCOC(=O)C(=O)CBr VICYTAYPKBLQFB-UHFFFAOYSA-N 0.000 description 1
- 125000005469 ethylenyl group Chemical group 0.000 description 1
- 125000002534 ethynyl group Chemical group [H]C#C* 0.000 description 1
- 239000000284 extract Substances 0.000 description 1
- 239000000706 filtrate Substances 0.000 description 1
- 239000011737 fluorine Substances 0.000 description 1
- 229910052731 fluorine Inorganic materials 0.000 description 1
- 239000006260 foam Substances 0.000 description 1
- 150000003948 formamides Chemical class 0.000 description 1
- 125000002485 formyl group Chemical group [H]C(*)=O 0.000 description 1
- 239000001530 fumaric acid Substances 0.000 description 1
- 235000011087 fumaric acid Nutrition 0.000 description 1
- 125000002541 furyl group Chemical group 0.000 description 1
- LRBQNJMCXXYXIU-QWKBTXIPSA-N gallotannic acid Chemical compound OC1=C(O)C(O)=CC(C(=O)OC=2C(=C(O)C=C(C=2)C(=O)OC[C@H]2[C@@H]([C@@H](OC(=O)C=3C=C(OC(=O)C=4C=C(O)C(O)=C(O)C=4)C(O)=C(O)C=3)[C@H](OC(=O)C=3C=C(OC(=O)C=4C=C(O)C(O)=C(O)C=4)C(O)=C(O)C=3)[C@@H](OC(=O)C=3C=C(OC(=O)C=4C=C(O)C(O)=C(O)C=4)C(O)=C(O)C=3)O2)OC(=O)C=2C=C(OC(=O)C=3C=C(O)C(O)=C(O)C=3)C(O)=C(O)C=2)O)=C1 LRBQNJMCXXYXIU-QWKBTXIPSA-N 0.000 description 1
- 239000007789 gas Substances 0.000 description 1
- 229940093915 gynecological organic acid Drugs 0.000 description 1
- 150000004820 halides Chemical class 0.000 description 1
- 125000006038 hexenyl group Chemical group 0.000 description 1
- 125000005980 hexynyl group Chemical group 0.000 description 1
- 238000004128 high performance liquid chromatography Methods 0.000 description 1
- 229920001519 homopolymer Polymers 0.000 description 1
- 150000003840 hydrochlorides Chemical group 0.000 description 1
- 125000002768 hydroxyalkyl group Chemical group 0.000 description 1
- 125000002883 imidazolyl group Chemical group 0.000 description 1
- 125000001041 indolyl group Chemical group 0.000 description 1
- 239000003112 inhibitor Substances 0.000 description 1
- 125000000959 isobutyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])* 0.000 description 1
- 125000005468 isobutylenyl group Chemical group 0.000 description 1
- 125000000904 isoindolyl group Chemical group C=1(NC=C2C=CC=CC12)* 0.000 description 1
- 125000001972 isopentyl group Chemical group [H]C([H])([H])C([H])(C([H])([H])[H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000002183 isoquinolinyl group Chemical group C1(=NC=CC2=CC=CC=C12)* 0.000 description 1
- 150000002576 ketones Chemical class 0.000 description 1
- 229910001496 lithium tetrafluoroborate Inorganic materials 0.000 description 1
- 239000011976 maleic acid Substances 0.000 description 1
- 239000001630 malic acid Substances 0.000 description 1
- 235000011090 malic acid Nutrition 0.000 description 1
- AMWRITDGCCNYAT-UHFFFAOYSA-L manganese oxide Inorganic materials [Mn].O[Mn]=O.O[Mn]=O AMWRITDGCCNYAT-UHFFFAOYSA-L 0.000 description 1
- PPNAOCWZXJOHFK-UHFFFAOYSA-N manganese(2+);oxygen(2-) Chemical class [O-2].[Mn+2] PPNAOCWZXJOHFK-UHFFFAOYSA-N 0.000 description 1
- 230000000873 masking effect Effects 0.000 description 1
- VMVNZNXAVJHNDJ-UHFFFAOYSA-N methyl 2,2,2-trifluoroacetate Chemical compound COC(=O)C(F)(F)F VMVNZNXAVJHNDJ-UHFFFAOYSA-N 0.000 description 1
- 150000007522 mineralic acids Chemical class 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 125000002757 morpholinyl group Chemical group 0.000 description 1
- QHHHYLFZGYIBCX-UHFFFAOYSA-N n,n'-bis[(2,2-dimethyl-1,3-dioxolan-4-yl)methyl]methanediimine Chemical compound O1C(C)(C)OCC1CN=C=NCC1OC(C)(C)OC1 QHHHYLFZGYIBCX-UHFFFAOYSA-N 0.000 description 1
- 125000004108 n-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000003136 n-heptyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000000740 n-pentyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- 125000004123 n-propyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])* 0.000 description 1
- PSZYNBSKGUBXEH-UHFFFAOYSA-N naphthalene-1-sulfonic acid Chemical compound C1=CC=C2C(S(=O)(=O)O)=CC=CC2=C1 PSZYNBSKGUBXEH-UHFFFAOYSA-N 0.000 description 1
- 125000001624 naphthyl group Chemical group 0.000 description 1
- 229910017604 nitric acid Inorganic materials 0.000 description 1
- 238000005935 nucleophilic addition reaction Methods 0.000 description 1
- 238000010534 nucleophilic substitution reaction Methods 0.000 description 1
- 229920001542 oligosaccharide Polymers 0.000 description 1
- 150000002482 oligosaccharides Chemical class 0.000 description 1
- 150000007524 organic acids Chemical class 0.000 description 1
- 235000005985 organic acids Nutrition 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- WCPAKWJPBJAGKN-UHFFFAOYSA-N oxadiazole Chemical compound C1=CON=N1 WCPAKWJPBJAGKN-UHFFFAOYSA-N 0.000 description 1
- 235000006408 oxalic acid Nutrition 0.000 description 1
- 125000002971 oxazolyl group Chemical group 0.000 description 1
- 125000004043 oxo group Chemical group O=* 0.000 description 1
- WLJNZVDCPSBLRP-UHFFFAOYSA-N pamoic acid Chemical compound C1=CC=C2C(CC=3C4=CC=CC=C4C=C(C=3O)C(=O)O)=C(O)C(C(O)=O)=CC2=C1 WLJNZVDCPSBLRP-UHFFFAOYSA-N 0.000 description 1
- 125000002255 pentenyl group Chemical group C(=CCCC)* 0.000 description 1
- 125000005981 pentynyl group Chemical group 0.000 description 1
- 229910052698 phosphorus Inorganic materials 0.000 description 1
- 239000011574 phosphorus Substances 0.000 description 1
- 125000004592 phthalazinyl group Chemical group C1(=NN=CC2=CC=CC=C12)* 0.000 description 1
- 125000003386 piperidinyl group Chemical group 0.000 description 1
- 239000010318 polygalacturonic acid Substances 0.000 description 1
- 229920002643 polyglutamic acid Polymers 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 150000003147 proline derivatives Chemical class 0.000 description 1
- 125000005470 propylenyl group Chemical group 0.000 description 1
- 108090000623 proteins and genes Proteins 0.000 description 1
- 102000004169 proteins and genes Human genes 0.000 description 1
- 125000003373 pyrazinyl group Chemical group 0.000 description 1
- 125000003226 pyrazolyl group Chemical group 0.000 description 1
- 125000002098 pyridazinyl group Chemical group 0.000 description 1
- 125000004076 pyridyl group Chemical group 0.000 description 1
- 125000000714 pyrimidinyl group Chemical group 0.000 description 1
- 125000000719 pyrrolidinyl group Chemical group 0.000 description 1
- 125000000168 pyrrolyl group Chemical group 0.000 description 1
- 150000003242 quaternary ammonium salts Chemical class 0.000 description 1
- 125000002294 quinazolinyl group Chemical group N1=C(N=CC2=CC=CC=C12)* 0.000 description 1
- 125000002943 quinolinyl group Chemical group N1=C(C=CC2=CC=CC=C12)* 0.000 description 1
- 150000003254 radicals Chemical class 0.000 description 1
- 230000009257 reactivity Effects 0.000 description 1
- OHRURASPPZQGQM-GCCNXGTGSA-N romidepsin Chemical class O1C(=O)[C@H](C(C)C)NC(=O)C(=C/C)/NC(=O)[C@H]2CSSCC\C=C\[C@@H]1CC(=O)N[C@H](C(C)C)C(=O)N2 OHRURASPPZQGQM-GCCNXGTGSA-N 0.000 description 1
- 229910052701 rubidium Inorganic materials 0.000 description 1
- 125000002914 sec-butyl group Chemical group [H]C([H])([H])C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 238000010898 silica gel chromatography Methods 0.000 description 1
- SUKJFIGYRHOWBL-UHFFFAOYSA-N sodium hypochlorite Chemical compound [Na+].Cl[O-] SUKJFIGYRHOWBL-UHFFFAOYSA-N 0.000 description 1
- 238000000935 solvent evaporation Methods 0.000 description 1
- SLRCCWJSBJZJBV-AJNGGQMLSA-N sparteine Chemical compound C1N2CCCC[C@H]2[C@@H]2CN3CCCC[C@H]3[C@H]1C2 SLRCCWJSBJZJBV-AJNGGQMLSA-N 0.000 description 1
- 229960001945 sparteine Drugs 0.000 description 1
- 238000006467 substitution reaction Methods 0.000 description 1
- 235000015523 tannic acid Nutrition 0.000 description 1
- 229940033123 tannic acid Drugs 0.000 description 1
- 229920002258 tannic acid Polymers 0.000 description 1
- 239000011975 tartaric acid Substances 0.000 description 1
- 235000002906 tartaric acid Nutrition 0.000 description 1
- ASFCWAMAQOUEFY-UHFFFAOYSA-N tert-butyl 1,3-thiazole-4-carboxylate Chemical compound CC(C)(C)OC(=O)C1=CSC=N1 ASFCWAMAQOUEFY-UHFFFAOYSA-N 0.000 description 1
- FLTKVDFSOLXYOD-UHFFFAOYSA-N tert-butyl 3-bromo-2-oxopropanoate Chemical compound CC(C)(C)OC(=O)C(=O)CBr FLTKVDFSOLXYOD-UHFFFAOYSA-N 0.000 description 1
- AGBIUUFZUPNDTM-UHFFFAOYSA-N tert-butyl n-(2-amino-2-sulfanylideneethyl)carbamate Chemical compound CC(C)(C)OC(=O)NCC(N)=S AGBIUUFZUPNDTM-UHFFFAOYSA-N 0.000 description 1
- 150000003512 tertiary amines Chemical class 0.000 description 1
- DZLFLBLQUQXARW-UHFFFAOYSA-N tetrabutylammonium Chemical compound CCCC[N+](CCCC)(CCCC)CCCC DZLFLBLQUQXARW-UHFFFAOYSA-N 0.000 description 1
- 125000003718 tetrahydrofuranyl group Chemical group 0.000 description 1
- 125000001412 tetrahydropyranyl group Chemical group 0.000 description 1
- 125000003507 tetrahydrothiofenyl group Chemical group 0.000 description 1
- 125000004632 tetrahydrothiopyranyl group Chemical group S1C(CCCC1)* 0.000 description 1
- 229940124597 therapeutic agent Drugs 0.000 description 1
- VLLMWSRANPNYQX-UHFFFAOYSA-N thiadiazole Chemical compound C1=CSN=N1.C1=CSN=N1 VLLMWSRANPNYQX-UHFFFAOYSA-N 0.000 description 1
- 125000001544 thienyl group Chemical group 0.000 description 1
- 125000004001 thioalkyl group Chemical group 0.000 description 1
- 230000009466 transformation Effects 0.000 description 1
- 125000004306 triazinyl group Chemical group 0.000 description 1
- 150000003852 triazoles Chemical class 0.000 description 1
- IMFACGCPASFAPR-UHFFFAOYSA-N tributylamine Chemical compound CCCCN(CCCC)CCCC IMFACGCPASFAPR-UHFFFAOYSA-N 0.000 description 1
- 238000001665 trituration Methods 0.000 description 1
- 125000004417 unsaturated alkyl group Chemical group 0.000 description 1
- DNYWZCXLKNTFFI-UHFFFAOYSA-N uranium Chemical compound [U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U][U] DNYWZCXLKNTFFI-UHFFFAOYSA-N 0.000 description 1
- 125000000391 vinyl group Chemical group [H]C([*])=C([H])[H] 0.000 description 1
- 229920002554 vinyl polymer Polymers 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K11/00—Depsipeptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- C07K11/02—Depsipeptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof cyclic, e.g. valinomycins ; Derivatives thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/12—Cyclic peptides, e.g. bacitracins; Polymyxins; Gramicidins S, C; Tyrocidins A, B or C
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K38/00—Medicinal preparations containing peptides
- A61K38/04—Peptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
- A61K38/15—Depsipeptides; Derivatives thereof
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
- A61P37/06—Immunosuppressants, e.g. drugs for graft rejection
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/08—Antiallergic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D498/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D498/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and oxygen atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
- C07D498/06—Peri-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D513/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00
- C07D513/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00 in which the condensed system contains two hetero rings
- C07D513/06—Peri-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D513/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00
- C07D513/12—Heterocyclic compounds containing in the condensed system at least one hetero ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for in groups C07D463/00, C07D477/00 or C07D499/00 - C07D507/00 in which the condensed system contains three hetero rings
- C07D513/14—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/06—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length using protecting groups or activating agents
- C07K1/061—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length using protecting groups or activating agents using protecting groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/107—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides
- C07K1/1072—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides by covalent attachment of residues or functional groups
- C07K1/1077—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides by covalent attachment of residues or functional groups by covalent attachment of residues other than amino acids or peptide residues, e.g. sugars, polyols, fatty acids
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K1/00—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length
- C07K1/107—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides
- C07K1/113—General methods for the preparation of peptides, i.e. processes for the organic chemical preparation of peptides or proteins of any length by chemical modification of precursor peptides without change of the primary structure
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K11/00—Depsipeptides having up to 20 amino acids in a fully defined sequence; Derivatives thereof
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07K—PEPTIDES
- C07K5/00—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof
- C07K5/04—Peptides containing up to four amino acids in a fully defined sequence; Derivatives thereof containing only normal peptide links
- C07K5/08—Tripeptides
- C07K5/0821—Tripeptides with the first amino acid being heterocyclic, e.g. His, Pro, Trp
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- General Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Proteomics, Peptides & Aminoacids (AREA)
- Biochemistry (AREA)
- Biophysics (AREA)
- Molecular Biology (AREA)
- Genetics & Genomics (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Immunology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Analytical Chemistry (AREA)
- Epidemiology (AREA)
- Gastroenterology & Hepatology (AREA)
- Biomedical Technology (AREA)
- Pulmonology (AREA)
- Transplantation (AREA)
- Rheumatology (AREA)
- Pain & Pain Management (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Peptides Or Proteins (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Nitrogen And Oxygen As The Only Ring Hetero Atoms (AREA)
- Plural Heterocyclic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Hydrogenated Pyridines (AREA)
- Nitrogen And Oxygen Or Sulfur-Condensed Heterocyclic Ring Systems (AREA)
- Preparation Of Compounds By Using Micro-Organisms (AREA)
Abstract
Compuesto de tioéster de fórmula (XXV) **(Ver fórmula)** o una sal farmacéuticamente aceptable del mismo, en la que: R1 y R2 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R1 y R2 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9; R3 y R4 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R3 y R4 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9; R5 y R6 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R5 y R6 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, - NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9; R8 y R9 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R8 y R9 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterociclocloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, - NR10R11, -NR10C(O)R11, -NR10C(O)OR11 y -C(O)NR10R11; R10 y R11 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3- C7, o R10 y R11 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7; y R13 y R14 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo y heteroarilo, o R13 y R14 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1- C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, O-arilo, O-heteroarilo, -NR10R11 y -NR10C(O)R11, en los que R10 y R11 son tal como se definieron anteriormente.
Description
DESCRIPCIÓN
Procedimiento para la preparación de depsipéptidos cíclicos
Antecedentes de la invención
La invención se refiere a la preparación de depsipéptidos cíclicos sustituidos y a productos intermedios útiles en su preparación. Los depsipéptidos cíclicos preparados tal como se describe en el presente documento se dan a conocer en el documento WO2011 150283.
Se sabe que los depsipéptidos cíclicos preparados según la presente invención son inhibidores de la histona desacetilasa (HDAC) tal como se dan a conocer en, por ejemplo, el documento U.S. 20130203681 y se sabe que son útiles en el tratamiento de enfermedades mediadas por la desregulación de HDAC, tales como cáncer, enfermedades inflamatorias, enfermedades autoinmunitarias, enfermedades alérgicas y enfermedades del sistema nervioso central.
Sumario de la invención
Un aspecto de la presente invención se refiere a un procedimiento de preparación de un compuesto de fórmula (1)

o una sal farmacéuticamente aceptable del mismo,
en la que:
X, Y y Z son independientemente carbono o nitrógeno, o alternativamente, Y es un enlace directo y
X y Z son independientemente carbono, nitrógeno, oxígeno o azufre;
R1 y R2 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R1 y R2 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -CoOh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NReRg, -NRaC(O)Rg, NRsC(O)ORg, -NR8CO2R9 y -C(O)NRsR9;
R3 y R4 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R3 y R4 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterociclocloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -CoOh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)Rg, NR8C(O)ORg, -NR8CO2Rgy -C(O)NR8Rg;
R5 y R6 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R5 y R6 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -CoOh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8Rg, -NR8C(O)Rg, NR8C(O)ORg, -NR8CO2Rgy -C(O)NR8Rg;
R7 se selecciona independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos
opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -CoOh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)Rg, NR8C(O)ORg, -NR8CO2R9 y -C(O)NR8Rg;
R8 y R9 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R8 y R9 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterociclocloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11, -NR^C(O)Rn, -NR^C(O)ORn y -C(O)NR10R11;
R10 y R11 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R10 y R11 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7;
L es Cl o SR12;
R12 se selecciona independientemente del grupo que consiste en H, trifenilmetilo, C(O)R13, CO2R13, C(O)NR13R14, C(O)CR13R14NR13R14, aminoácido, P(O)(OR15)2 y SR16;
R13 y R14 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo y heteroarilo, o R13y R14 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11 y -NR10C(O)Rn, en los que R10 y R11 se definen como anteriormente;
R15 es terc-butilo o -(CH2)2Si(CH3)3;
R16 es alquilo C1-C10 o cicloalquilo C3-C7;
n es 2 o 3, que comprende:
la conversión del alcohol (VI-A)

en el que TDx es un auxiliar quiral,
en carbamato (VIII-A)

en el que R18 se selecciona del grupo que consiste en -CH2CH2Si(CH3)3, (9H-fluoren-9-il)metilo y terc-butilo; y n, R5, R6 y TDx se definen como anteriormente;
por reacción del alcohol (VI-A) con el aminoácido protegido (VII)

en el que R5, R6 y R18 son tal como se definieron anteriormente, seguido por
reacción del carbamato (VIII-A) con el compuesto heterocíclico (IX)

en el que R19 se selecciona del grupo que consiste en -CH2CH2Si(CH3)3, (9H-fluoren-9-il)metilo y terc-butilo; y n, X, Y y Z son tal como se definieron anteriormente, para proporcionar el compuesto (X-A)
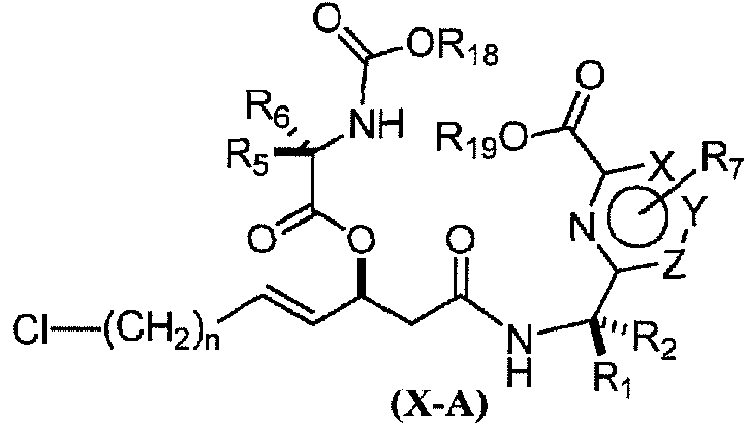
en el que n, R1, R2, R5, R6, R7, R18, R19, X, Y y Z son tal como se definieron anteriormente, seguido por eliminación selectiva del grupo protector de carbamato del compuesto (X-A) para proporcionar la amina (XVII-A)

en la que n, R1, R2, R5, R6, R7, R19, X, Y y Z son tal como se definieron anteriormente, seguido por
reacción del compuesto (XVII-A) con el aminoácido protegido (VII-A)

en el que R3, R4 y R18 son tal como se definieron anteriormente;
para proporcionar la amida (XVIII-A)

en la que n, Ri a R7, R18, R19, X, Y y Z son tal como se definieron anteriormente, seguido por desprotección de la amida (XVIII-A) para dar el compuesto (XIX-A)

en el que n, R1 a R7, X, Y y Z son tal como se definieron anteriormente, seguido por
cierre del anillo para dar el compuesto (XX-A)
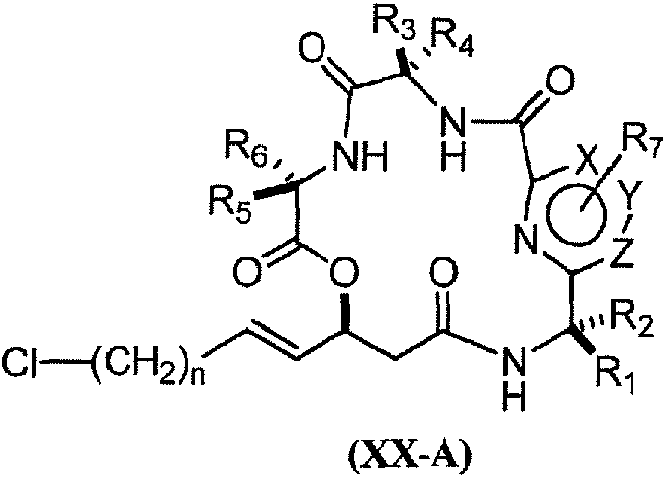
en el que n, R1 a R7, X, Y y Z son tal como se definieron anteriormente, seguido por
reacción de (XX-A) con R12-SH para proporcionar un compuesto de fórmula (1).
En un aspecto de la invención,  tiazol o un oxazol.
En un aspecto de la invención, R5 es H y R6 se selecciona del grupo que consiste en H, isopropilo y metilo. En un aspecto de la invención, R5 es H y R6 es isopropilo.
En un aspecto de la invención, R12 es C(O)-alquilo C7.
En un aspecto de la invención, R12 es C(O)(CH2)6CH3.
En un aspecto de la invención, R3 y R4 son metilo.
En un aspecto de la invención, el compuesto de fórmula (1) es

En un aspecto de la invención, el compuesto de fórmula (1) es

En un aspecto de la invención, R12 es C ^C R -^R -mNR-^R-m.
Un aspecto de la presente invención se refiere a un procedimiento de preparación de un compuesto de la fórmula (2)

o una sal farmacéuticamente aceptable del mismo,
en la que:
X, Y y Z son independientemente carbono o nitrógeno, o alternativamente, Y es un enlace directo y X y Z son independientemente carbono, nitrógeno, oxígeno o azufre;
R1 y R2 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R1 y R2 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)Rg, -NR8C(O)ORg, -NR8CO2R9 y -C(O)NR8R9;
R3 se selecciona del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R3 y R4 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7
están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)Rg, NR8C(O)ORg, -NR8CO2R9 y -C(O)NR8Rg;
R5 y R6 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R5 y R6 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, -NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;
R7 se selecciona independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 en los que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;
R8 y R9 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R8 y R9 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterociclocloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11, -NR^C(O)Rn, -NR^C(O)ORn y -C(O)NR10R11;
R10 y R11 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R10 y R11 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7; y
R13 se selecciona del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo y heteroarilo, en los que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno más o sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11 y -NR^C(O)Rn, en los que R10 y R11 son tal como se definieron anteriormente, que comprende
la reacción del carbamato (VIII)

en el que R18 se selecciona del grupo que consiste en -CH2CH2Si(CH3)3,(9H-fluoren-9-il)metilo y terc-butilo; TDx es un auxiliar quiral; y R5 y R6 son tal como se definieron anteriormente, con el compuesto heterocíclico (XXVI)

en el que R1, R2, R3, R7, X, Y y Z son tal como se definieron anteriormente, para proporcionar el compuesto (XXVII)

en el que R-i, R2, R3, R5, R6, R7, Ri8, X, Y y Z son tal como se definieron anteriormente, seguido por eliminación del grupo protector de carbamato del compuesto (XXVII) para proporcionar la amina (XXVIII)
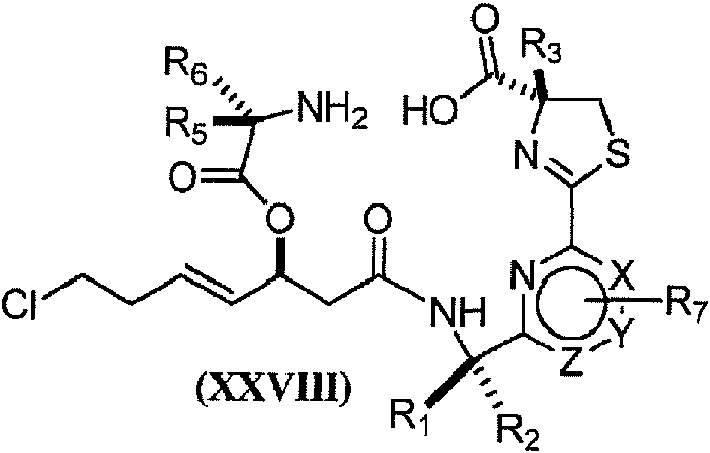
en la que R1, R2, R3, R5, R6, R7, X, Y y Z son tal como se definieron anteriormente, seguido por cierre de anillo para proporcionar la amida (XXIX)

en la que R1, R2, R3, R5, R6, R7, X, Y y Z son tal como se definieron anteriormente, seguido por la reacción de (XXIX) con R13-SH (XXI)
O
11
r 13^ sh
(X X I)
en el que R13 es tal como se definió anteriormente,
para proporcionar un compuesto de fórmula (2 ).
En un aspecto de la invención para preparar un compuesto de fórmula ( es un tiazol.
En un aspecto de la invención para preparar un compuesto de fórmula (2), R5 es H y R6 es isopropilo.
En un aspecto de la invención para preparar un compuesto de fórmula (2 ), R-,3 es -(CH2)aCH3.
En un aspecto de la invención para preparar un compuesto de fórmula (2), R1 y R2 son H.
En un aspecto de la invención para preparar un compuesto de fórmula (2 ), el compuesto de fórmula (2 ) es

Breve descripción de los dibujos
La figura 1 representa las estructuras químicas del largazol y varios análogos de largazol.
Descripción detallada
Un “resto” o “grupo” es cualquier tipo de disposición molecular designada por la fórmula, el nombre químico o la estructura. Dentro del contexto de determinadas realizaciones, se dice que un conjugado comprende uno o más restos o grupos químicos. Esto significa que la fórmula del resto está sustituida en algún lugar con el fin de unirse y formar parte de la disposición molecular del conjugado. Aunque los restos pueden estar directamente unidos covalentemente, no se pretende que la unión de dos o más restos deba ser directamente entre sí. Un grupo de unión, grupo de reticulación o grupo de enlace se refiere a cualquier disposición molecular que conectará los restos mediante enlaces covalentes tales como, pero sin limitarse a, uno o más grupo(s) amida, que pueden unirse a los restos. Adicionalmente, aunque el conjugado puede estar no sustituido, el conjugado puede tener una variedad de sustituyentes adicionales conectados a los grupos de unión y/o conectados a los restos.
Un “polímero” o “grupo de polímero” se refiere a una especie o grupo químico constituido por grupos unidos repetidamente. Dentro de determinadas realizaciones, se prefiere que el número de restos de repetición sea de tres o más o más de 10. Los restos unidos pueden ser idénticos en estructura o pueden tener variación de estructura de los restos. Un “polímero monomérico” u “homopolímero” es un polímero que contiene la misma subunidad asimétrica de repetición. Un “copolímero” es un polímero que se deriva de dos o más tipos de especies monoméricas, es decir, dos o más subunidades químicas asimétricas diferentes. “Copolímeros de bloque” son polímeros compuestos por dos o más especies de subunidades poliméricas unidas por enlaces covalentes.
El término “sustituido”, tal como se usa en el presente documento, se refiere al reemplazo de al menos un átomo de hidrógeno de una disposición molecular por un sustituyente. En el caso de un sustituyente oxo (“=O”), se reemplazan dos átomos de hidrógeno. Cuando se sustituye, uno o más de los grupos a continuación son “sustituyentes”. Los sustituyentes incluyen, pero no se limitan a, halógeno, hidroxilo, oxo, ciano, nitro, amino, alquilamino, dialquilamino, alquilo, alcoxilo, alquiltio, haloalquilo, arilo, arilalquilo, heteroarilo, heteroarilalquilo, heterociclilo y heterocicloalquilo, así como, -NRaRb, -NRaC(O)Rb, -NRaC(O)NRaNRb, -NRaC(=O)ORb, -NRaSO2Rb, -C(=O)Ra, -C(=O)ORa, -C(=O)NRaRb, -OC(=O)NRaRb, -ORa, -SRa, -SORa, -S(=O)2Ra, -OS(=O)2Ra y -S(=O)ORa. Además, los sustituyentes anteriores pueden sustituirse además con uno o más de los sustituyentes anteriores, de manera que el sustituyente comprende un alquilo sustituido, arilo sustituido, arilalquilo sustituido, heterociclo sustituido o heterocicloalquilo sustituido. Ra y Rb en este contexto pueden ser iguales o diferentes e, independientemente, hidrógeno, alquilo, haloalquilo, alquilo sustituido, arilo, arilo sustituido, arilalquilo, arilalquilo sustituido, heterociclilo, heterociclilo sustituido, heterocicloalquilo o heterocicloalquilo sustituido.
El término “no sustituido”, tal como se usa en el presente documento, se refiere a cualquier compuesto que no contenga sustituyentes adicionales unidos al compuesto. Un compuesto no sustituido se refiere a la constitución química del compuesto sin sustituyentes adicionales, por ejemplo, el compuesto no contiene grupo(s) protector(es). Por ejemplo, prolina no sustituida es un aminoácido de prolina aun cuando el grupo amino de la prolina puede considerarse disustituido con grupos alquilo.
El término “alquilo”, tal como se usa en el presente documento, se refiere a cualquier hidrocarburo alifático de cadena lineal o ramificado, no cíclico o cíclico, insaturado o saturado que contiene de 1 a 10 átomos de carbono, mientras que el término “alquilo inferior” tiene el mismo significado que alquilo pero contiene de 1 a 6 átomos de carbono. El término
“alquilo superior” tiene el mismo significado que alquilo, pero contiene de 7 a 10 átomos de carbono. Alquilos representativos de cadena lineal saturados incluyen, pero no se limitan a, metilo, etilo, n-propilo, n-butilo, n-pentilo, nhexilo, n-heptilo, n-octilo, n-nonilo, y similares; mientras que los alquilos ramificados saturados incluyen, pero no se limitan a, isopropilo, sec-butilo, isobutilo, terc-butilo, isopentilo, y similares. Pueden obtenerse alquilos cíclicos uniendo dos grupos alquilo enlazados con el mismo átomo o uniendo dos grupos alquilo cada uno enlazado con átomos adyacentes. Alquilos cíclicos saturados representativos incluyen, pero no se limitan a, ciclopropilo, ciclobutilo, ciclopentilo, ciclohexilo y similares; mientras que los alquilos cíclicos insaturados incluyen, pero no se limitan a, ciclopentenilo y ciclohexenilo, y similares. Alquilos cíclicos también se denominan en el presente documento “homociclos” o “anillos homocíclicos”. Alquilos insaturados contienen al menos un doble o triple enlace entre átomos de carbono adyacentes (denominados “alquenilo” o “alquinilo”, respectivamente). Alquenilos de cadena lineal y ramificados representativos incluyen, pero no se limitan a, etilenilo, propilenilo, 1 -butenilo, 2-butenilo, isobutilenilo, 1-pentenilo, 2-pentenilo, 3-metil-1-butenilo, 2-metil-2-butenilo, 2,3-dimetil-2-butenilo, y similares; mientras que los alquinilos de cadena lineal y ramificados representativos incluyen, pero no se limitan a, acetilenilo, propinilo, 1-butinilo, 2-butinilo, 1 -pentinilo, 2-pentinilo, 3-metil-1-butinilo, y similares.
El término “arilo”, tal como se usa en el presente documento, se refiere a cualquier resto carbocíclico aromático tal como, pero sin limitarse a, fenilo o naftilo.
El término “arilalquilo” o “aralquilo” tal como se usa en el presente documento, se refiere a cualquier alquilo que tiene al menos un átomo de hidrógeno del alquilo reemplazado por un resto arilo, tal como, pero sin limitarse a, bencilo, -(CH2)2-fenilo, -(CH2)3-fenilo, -CH(fenilo)2, y similares.
El término “halógeno”, tal como se usa en el presente documento, se refiere a cualquier resto flúor, cloro, bromo o yodo.
El término “haloalquilo”, tal como se usa en el presente documento, se refiere a cualquier alquilo que tiene al menos un átomo de hidrógeno reemplazado por halógeno, tal como trifluorometilo, y similares.
El término “heteroarilo”, tal como se usa en el presente documento, se refiere a cualquier anillo heterocíclico aromático de 5 a 10 miembros y que tiene al menos un heteroátomo seleccionado de nitrógeno, oxígeno y azufre, y que contiene al menos 1 átomo de carbono, incluyendo, pero sin limitarse a, sistemas de anillos tanto mono como bicíclicos. Heteroarilos representativos incluyen, pero no se limitan a, furilo, benzofuranilo, tiofenilo, benzotiofenilo, pirrolilo, indolilo, isoindolilo, azaindolilo, piridilo, quinolinilo, isoquinolinilo, oxazolilo, isooxazolilo, benzoxazolilo, pirazolilo, imidazolilo, bencimidazolilo, tiazolilo, benzotiazolilo, isotiazolilo, piridazinilo, pirimidinilo, pirazinilo, triazinilo, cinnolinilo, ftalazinilo o quinazolinilo.
El término “heteroarilalquilo”, tal como se usa en el presente documento, se refiere a cualquier alquilo que tiene al menos un átomo de hidrógeno del alquilo reemplazado por un resto heteroarilo, tal como -CHpiridinilo, -CH2pirimidinilo, y similares.
El término “heterociclo” o “anillo heterocíclico”, tal como se usa en el presente documento, se refiere a cualquier anillo heterocíclico monocíclico de 4 a 7 miembros o bicíclico de 7 a 10 miembros, que está o bien saturado, insaturado o bien es aromático, y que contiene desde 1 hasta 4 heteroátomos seleccionados independientemente de nitrógeno, oxígeno y azufre, y en el que los heteroátomos de nitrógeno y azufre pueden estar opcionalmente oxidados, y el heteroátomo de nitrógeno puede estar opcionalmente cuaternizado, incluyendo anillos bicíclicos en los que cualquiera de los heterociclos anteriores se condensa con un anillo de benceno. El heterociclo puede unirse por medio de cualquier heteroátomo o átomo de carbono. Los heterociclos pueden incluir heteroarilos ejemplificados por los definidos anteriormente. Por tanto, además de los heteroarilos enumerados anteriormente, los heterociclos pueden incluir también, pero sin limitarse a, morfolinilo, pirrolidinonilo, pirrolidinilo, piperidinilo, hidantoinilo, valerolactamilo, oxiranilo, oxetanilo, tetrahidrofuranilo, tetrahidropiranilo, tetrahidropiridinilo, tetrahidroprimidinilo, tetrahidrotiofenilo, tetrahidrotiopiranilo, tetrahidropirimidinilo, tetrahidrotiofenilo, tetrahidrotiopiranilo, y similares.
El término “heterocicloalquilo”, tal como se usa en el presente documento, se refiere a cualquier alquilo que tiene al menos un átomo de hidrógeno del alquilo reemplazado por un heterociclo, tal como -CH2-morfolinilo, y similares.
El término “homociclo” o “cicloalquilo”, tal como se usa en el presente documento, se refiere a cualquier anillo carbocíclico saturado o insaturado (pero no aromático) que contiene desde 3-7 átomos de carbono, tal como, pero sin limitarse a, ciclopropano, ciclobutano, ciclopentano, ciclohexano, cicloheptano, ciclohexeno, y similares.
El término “alquilamino”, tal como se usa en el presente documento, se refiere a al menos un resto alquilo unido a través de un puente de nitrógeno (por ejemplo, -N-alquilo o -N-(alquil)-N-) incluyendo, pero sin limitarse a, metilamino, etilamino, dimetilamino, dietilamino, y similares.
El término “alquiloxilo” o “alcoxilo”, tal como se usa en el presente documento, se refiere a cualquier resto alquilo unido a través de un puente de oxígeno (por ejemplo, -O-alquilo) tal como, pero sin limitarse a, metoxilo, etoxilo, y similares.
El término “alquiltio”, tal como se usa en el presente documento, se refiere a cualquier resto alquilo unido a través de un puente de azufre (por ejemplo, -S-alquilo) tal como, pero sin limitarse a, metiltio, etiltio, y similares.
El término “alquenilo” se refiere a una cadena de hidrocarburo no ramificada o ramificada que tiene uno o más dobles enlaces en la misma. El doble enlace de un grupo alquenilo puede estar no conjugado o conjugado con otro grupo insaturado. Grupos alquenilo adecuados incluyen, pero no se limitan a vinilo, alilo, butenilo, pentenilo, hexenilo, butadienilo, pentadienilo, hexadienilo, 2-etilhexenilo, 2-propil-2-butenilo, 4-(2-metil-3-buteno)-pentenilo. Un grupo alquenilo puede estar no sustituido o sustituido con uno o dos sustituyentes adecuados.
El término “alquinilo” se refiere a una cadena de hidrocarburo no ramificada o ramificada que tiene uno o más triples enlaces en la misma. El triple enlace de un grupo alquinilo puede estar no conjugado o conjugado con otro grupo insaturado. Grupos alquinilo adecuados incluyen, pero no se limitan a, etinilo, propinilo, butinilo, pentinilo, hexinilo, metilpropinilo, 4-metil-1 -butinilo, 4-propil-2-pentinil- y 4-butil-2-hexinilo. Un grupo alquinilo puede estar no sustituido o sustituido con uno o dos sustituyentes adecuados.
El término “sales”, tal como se usa en el presente documento, se refiere a cualquier sal, tal como una sal farmacéuticamente aceptable, que se compleja con compuestos identificados contenidos en el presente documento. Ejemplos de tales sales incluyen, pero no se limitan a, sales de adición de ácido formadas con ácidos inorgánicos (por ejemplo, ácido clorhídrico, ácido bromhídrico, ácido sulfúrico, ácido fosfórico, ácido nítrico, y similares) y sales formadas con ácidos orgánicos tales como, pero sin limitarse a, ácido acético, ácido oxálico, ácido tartárico, ácido succínico, ácido málico, ácido fumárico, ácido maleico, ácido ascórbico, ácido benzoico, ácido tánico, ácido pamoico, ácido algínico, ácido poliglutámico, ácido naftalenosulfónico, ácido naftalenodisulfónico y ácido poligalacturónico. También pueden administrarse compuestos salinos como sales cuaternarias farmacéuticamente aceptables conocidas por un experto en la técnica, que incluyen específicamente las sales de amonio cuaternario de fórmula -NR,R',R''+Z‘, en la que cada R, R', R'' es independientemente hidrógeno, alquilo o bencilo, y Z es un contraión, incluyendo, pero sin limitarse a, cloruro, bromuro, yoduro, alcóxido, toluenosulfonato, metilsulfonato, sulfonato, fosfato o carboxilato (tal como benzoato, succinato, acetato, glicolato, maleato, malato, fumarato, citrato, tartrato, ascorbato, cinamoato, mandeloato y difenilacetato). También pueden administrarse compuestos salinos como sales catiónicas de piridina farmacéuticamente aceptables que tienen una fórmula parcial sustituida o no sustituida: en la que Z es un contraión, incluyendo, pero sin limitarse a, cloruro, bromuro, yoduro, alcóxido, toluenosulfonato, metilsulfonato, sulfonato, fosfato o carboxilato (tal como benzoato, succinato, acetato, glicolato, maleato, malato, fumarato, citrato, tartrato, ascorbato, cinamoato, mandeloato, y difenilacetato).
Tal como se usa en el presente documento, “grupos reactivos” se refieren a nucleófilos, electóofilos o grupos radicalmente activos, es decir, grupos que reaccionan en presencia de radicales. Un nucleófilo es un resto que forma un enlace químico con su pareja de reacción (el electrófilo) donando ambos electrones de enlace. Los electrófilos aceptan estos electrones. Los nucleófilos pueden participar en la sustitución nucleofílica, mediante la cual un nucleófilo se ve atraído a una carga positiva total o parcial sobre un elemento y desplaza al grupo con el que está enlazado. Alternativamente, los nucleófilos pueden participar en la sustitución del grupo carbonilo. Los ácidos carboxílicos a menudo se hacen electrófilos creando ésteres succinílicos y haciendo reaccionar estos ésteres con aminoalquilos para formar amidas. Otros grupos nucleófilos comunes incluyen tiolalquilos, hidroxilalquilos, aminas primarias y secundarias, y nucleófilos de carbono tales como enoles y complejos alquilmetálicos. Otros métodos preferidos de ligación de proteínas, oligosacáridos y células usando grupos reactivos se dan a conocer en (Lemieux y Bertozzi (1998)), incorporado en el presente documento por referencia. En aún otro método preferido, se proporcionan grupos reactivos para la ligación de Staudinger, es decir, “química de clic” con una azida que comprende un resto y grupos reactivos con alquinilo para formar triazoles. También pueden utilizarse adiciones de Michael de un enolato nucleófilo de carbono con un carbonilo electrófilo, o la formación de bases de Schiff de una amina primaria o secundaria nucléofila con un aldehído o una cetona. Se proporcionan otros métodos de bioconjugación en (Hang y Bertozzi, J. Am. Chem. Soc. 123, 1242-1243 (2001)) y (Kiick et al. (2002)), ambos de los cuales se incorporan por referencia en su totalidad.
Los procedimientos de la presente invención usados para preparar los compuestos de la presente invención, tales como los representados por la fórmula (1) y la fórmula (2), se ilustran en los siguientes esquemas. A menos que se indique lo contrario, las variables R1-R21, X, Y, Z, M, TDx y n son tal como se definieron anteriormente. En particular, los esquemas y discusiones que siguen describen la preparación de los compuestos representados por las fórmulas I a XXIX.
La reacción descrita en la etapa 1 del esquema 1 implica una reacción de metátesis de olefina cruzada catalizada por carbeno de rutenio entre el compuesto I y el compuesto II para producir el compuesto III y se realiza en condiciones que son análogas a las descritas en Voigtritter, K. et al., J. Org. Chem. 76, 4697-4702 (2011).
Esquema 1

En particular, cuando el compuesto I se hizo reaccionar con el compuesto II (un alcohol alílico donde R20 es H y R21 es CH2OH, o R20 y R21 son ambos CH2OH) en presencia de un catalizador de carbeno de rutenio tal como, pero sin limitarse a, benciliden-bis(triciclohexilfosfina)diclororutenio (catalizador de Grubbs de primera generación ), (1,3-bis(2,4,6-trimetilfenil)-2-imidazoMdiniliden)dicloro(fenilmetilfenil)(triciclohexilfosfina)rutenio (catalizador de Grubbs de segunda generación), (1,3-bis-(2,4,6-trimetilfenil)-2-imidazolidinilden)dicloro(o-isopropoxifenilmetilen)rutenio (catalizador de Hoveyda-Grubbs) o dicloruro de 1,3-bis(2,4,6-trimetilfenil)-4,5-dihidroimidazol-2-iliden[2-(/-propoxi)-5-(N,N-dimetilaminosulfonil)fenil]metilenrutenio (II) (catalizador de Zhan 1B), en una cantidad que oscila desde aproximadamente el 0,1% en moles hasta aproximadamente el 5% en moles, preferiblemente el 0,5% en moles aproximadamente, en combinación con yoduro de cobre (I) en una cantidad que oscila desde aproximadamente el 1% en moles hasta aproximadamente el 20 % en moles, preferiblemente el 6% en moles aproximadamente, en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2 -dicloroetano, dietil éter, metil terc-butil éter, diisopropil éter, di-n-butil éter, tetrahidrofurano o tolueno, preferiblemente diclorometano, en un intervalo de temperatura de aproximadamente 0°C a aproximadamente 100°C, preferiblemente a temperatura ambiente (aproximadamente 25°C), se obtuvo el compuesto III ((E)-5-cloropent-2-en-1-ol) y se usó directamente en la siguiente etapa.
Tal como se describe en la etapa 2 del esquema 1, el compuesto III ((E)-5-cloropent-2-en-1-ol) se oxidó al correspondiente aldehido, el compuesto IV ((E)-5-cloropent-2-enal) mediante tratamiento con un agente oxidante tal como, pero sin limitarse a, óxido de manganeso (IV), manganato de bario, 1,1,1 -tris(acetiloxi)-1,1 -dihidro-1,2-benciodoxol-3-(1H)-ona (peryodinano de Dess-Martin) o perutenato de tetrabutilamonio (TPAP) catalítico combinado con un oxidante estequiométrico tal como, pero sin limitarse a, peryodato de sodio, o (2 ,2 ,6 ,6-tetrametilpiperidin-1 -il)oxidanilo (TEMPO) combinado con un oxidante estequiométrico tal como, pero sin limitarse a, hipoclorito de sodio u óxido de manganeso (IV), preferiblemente óxido de manganeso (IV), en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2 -dicloroetano o tolueno, preferiblemente dicloroetano, a un intervalo de temperatura de aproximadamente 0°C a aproximadamente 100°C, preferiblemente a temperatura ambiente (aproximadamente 25°C). Tras la filtración (tal como a través de un lecho de Celite™) y la evaporación de disolvente, se usó el producto obtenido de ese modo directamente en la siguiente etapa sin purificación. Se obtuvo una muestra analíticamente pura del compuesto IV a través de purificación mediante cromatografía en columna ultrarrápida.
Esquema 2

En un método alternativo y preferible para preparar el compuesto IV tal como se representa en el esquema 2, se hizo reaccionar el compuesto I con el compuesto II (en el que R20 es hidrógeno o un grupo alquilo inferior y R21 es CHO, preferiblemente en el que R20 es CH3 (crotonaldehído)) en presencia de un catalizador de carbeno de rutenio tal como, pero sin limitarse a, bencilidenbis(triciclohexilfosfina)diclororutenio (catalizador de Grubbs de primera generación), (1,3-bis(2,4,6-trimetilfenil)-2-imidazolidiniliden)dicloro(fenilmetilen)(triciclohexilfosfina)rutenio (catalizador de Grubbs de segunda generación), (1,3-bis-(2,4,6-trimetilfenil)-2-imidazolidiniliden)dicloro(o-isopropoxifenilmetilen)rutenio (catalizador de Hoveyda-Grubbs), o dicloruro de 1,3-bis(2,4,6-trimetilfenil)-4,5-dihidroimidazol-2-iliden[2-(i-propoxi)-5-(N,N-dimetilaminosulfonil)fenil]metilenrutenio (II) (catalizador de Zhan 1B), preferiblemente (1,3-bis(2,4,6-trimetilfenil)-2-imidazolidiniliden)dicloro(fenilmetilen)(triciclohexilfosfina)rutenio (catalizador de Grubbs de segunda generación), en una cantidad que oscila desde aproximadamente el 0,1% en moles hasta aproximadamente el 5% en moles, preferiblemente el 0,5% en moles aproximadamente, en combinación con yoduro de cobre (I), en una cantidad que oscila desde aproximadamente el 1 % en moles hasta aproximadamente el 20 % en moles, preferiblemente el 6% en moles aproximadamente, a una temperatura de aproximadamente 0°C a aproximadamente 100°C, preferiblemente a aproximadamente 40°C. Tras la finalización, se enfrió la mezcla de reacción y se filtró, y los componentes volátiles que normalmente incluyen 4-cloro-1-penteno sin reaccionar, crotonaldehído y diclorometano sin reaccionar, se eliminaron mediante destilación a presión reducida y calentamiento (tal como, pero sin limitarse a, aproximadamente 30°C). Después de que la mayoría de los componentes volátiles se eliminaran, el producto residual (que contenía normalmente pequeñas cantidades de material de partida) se reconstituyó (normalmente en un disolvente tal como, pero sin limitarse a, diclorometano), y luego se concentró de nuevo a presión reducida y calentamiento (tal como, pero sin limitarse a, aproximadamente 30°C) para dar (E)-5-cloropent-2-enal como compuesto IV, que se usó directamente en la siguiente etapa. Se obtuvo una muestra analíticamente pura del compuesto IV a través de purificación mediante
cromatografía en columna ultrarrápida.
La síntesis del compuesto III usando las reacciones de metátesis de olefina cruzadas catalizadas con carbeno de rutenio descritas en el presente documento representa una ventaja significativa con respecto a las rutas de síntesis tradicionales, más ordinarias que implican el uso de reactivos de organofósforo tales como (dialcoxifosforil)acetatos (reactivos de “Horner-Wadsworth-Emmonds”) o 2-(trifenilfosforaniliden)acetaldehído, que requieren etapas de síntesis adicionales y también pueden dar como resultado corrientes de desechos que incluyen óxidos de fósforo y aluminio. Por ejemplo, en la presente síntesis, la corriente de desechos incluye materiales de partida sin reaccionar, relativamente volátiles (tales como 4-cloro-2-penteno y crotonaldehído) y disolvente que puede destilarse del producto y reciclarse, cantidades catalíticas de especies de rutenio que pueden recuperarse y reciclarse, óxidos de manganeso que pueden filtrarse y reciclarse, y gas propeno.
La tabla 1 a continuación ilustra cómo varían las tasas de conversión en las reacciones descritas en el esquema 1 para preparar el compuesto III (representado por el compuesto 2c) o el compuesto IV (representado por el compuesto 2a) con la elección del compuesto II (representado por el compuesto 1 en el que R1 , R2 y R3 tienen los valores mostrados en cada uno de 1 a, 1 b y 1 c), disolvente, temperatura, aditivo, catalizador, carga de catalizador y tiempo.

Tabla 1

La reacción de síntesis descrita en el esquema 3 implica una reacción de aldol asimétrica (reacción de Nagao-Aldol) entre el aldehído del compuesto IV y la tiazolidintiona del compuesto V y se llevó a cabo en condiciones que son análogas a las descritas en Ren, Q. et al., Synlett 2008, n.° 15, 2379-2383.
Esquema 3

La reacción de Nagao-Aldol es particularmente útil para preparar compuestos de p-hidroxicarbonilo enriquecidos estereoquímicamente que no contienen un sustituyente distinto de hidrógeno en el carbono alfa con respecto al grupo carbonilo que lleva el auxiliar quiral. Además, a diferencia de los auxiliares quirales de oxazolidinona quiral de “Evans” más tradicionales, los auxiliares de tiazolidintiona sirven para activar los grupos carbonilo a los que están unidos hacia la adición nucleófila mediante compuestos de amina, en particular, aminas primarias, para dar las correspondientes amidas directamente sin la necesidad de activación adicional. En particular, el auxiliar quiral acetilado V del esquema 3 (donde TDx incluye, pero sin limitarse a, (R)-4-isopropiltiazolidin-2-tiona, (R)-4-benciltiazolidin-2-tiona, (R)-4-feniltiazolidin-2-tiona o (R)-4-(terc-butil)tiazolidin-2-tiona) se trató con un ácido de Lewis, una base y el aldehído del compuesto IV para dar el compuesto VI con un alto grado de diastereoselectividad. El compuesto IV se sustituye con un grupo cloro en la posición 5 que sirve como grupo saliente para la introducción de un grupo tioéster por medio de una reacción de desplazamiento nucleófila que implica la sal de un S-ácido tioico tal como se describe en los esquemas XIII y IX. La reacción de Nagao-Aldol se ha usado previamente para sintetizar productos intermedios relacionados con el compuesto VI del esquema 3, que a su vez, se emplearon en la síntesis del producto natural, largazol. (Taori, K. et al, J. Am. Chem. Soc., (2008), 130, 1806; Leusch, H. et al., Nat. Prod. Rep., (2012), 29, 449). En la mayoría de las síntesis notificadas, se usó un tiol, protegido como su derivado de trifenilmetilo, para suministrar finalmente el grupo tioéster incorporado en el producto natural largazol y análogos sintéticos del mismo (Ying, Y. et al., J. Am. Chem. Soc. (2008), 130, 8457; Bowers, A. et al., J. Am. Chem. Soc., (2008), 130, 11221; Xiao, Q. et al., Journal of Asian Natural Products Research, (2010), 12:11, 940; Benelkebir, H. et al., Bioorg. Med. Chem. (2011), 19, 3650; Bhansali, P. et al., J. Med. Chem. (2011), 54, 7453). Además de enmascarar el tiol como un trifenilmetil tioéter, se ha notificado también el uso de un trialquilsilil éter (Ren, Q. et al., Synlett (2008), n ° 15, 2379-2383). En este caso, el grupo protector era incompatible con la química planeada, que necesitaba un intercambio del grupo protector a un grupo disulfuro posteriormente en la síntesis. En otros informes, el grupo tioéster requerido se introdujo en una etapa final usando una reacción de metátesis de olefina cruzada (Nasveschuk, C. G. et al., J., Org. Lett. (2008), 10, 3595; Seiser, T. et al., Angew. Chem. Int. Ed. (2008), 47, 6483; Souto, J. A. et al., J. Med. Chem. (2010), 53, 4654). En estos ejemplos publicados, el rendimiento químico descrito para esta transformación era uniformemente bajo y la carga de catalizador era uniformemente alta. Por tanto, esta construcción de enlaces particular no era una opción atractiva para la síntesis a gran escala.
La presente invención demuestra el uso de un átomo de cloro como sustituto de bajo peso molecular, “económico en cuanto a átomos” para un grupo trifenilmetiltio para preparar derivados de depsipéptidos relacionados con largazol por medio del compuesto VI del esquema 3 que se preparan mediante una reacción de Nagao-Aldol entre los compuestos IV y V. Para preparar el producto de aldol de compuesto VI, el auxiliar quiral N-acilado, compuesto V, que comprende una tiazolidindiona quiral, preferiblemente (R)-1-(4-bencil-2-tioxotiazolidin-3-il)etanona o (R)-1-(4-isopropil-2-tioxotiazolidin-3-il)etanona, se trata con un ácido de Lewis, tal como, pero sin limitarse a, un haluro de titanio (IV), preferiblemente tetracloruro de titanio, en un disolvente aprótico tal como, pero sin limitarse a, diclorometano, 1 ,2 -dicloroetano o tolueno, preferiblemente diclorometano, a de aproximadamente -78°C a aproximadamente 0°C, preferiblemente -5°C aproximadamente, a lo largo de un periodo de aproximadamente 30 minutos seguido por una base de amina terciaria tal como, pero sin limitarse a, trietilamina, (-)-esparteína o diisopropiletilamina, preferiblemente diisopropiletilamina, a una temperatura de aproximadamente -78°C a aproximadamente 0°C, preferiblemente -40°C aproximadamente con agitación durante aproximadamente dos horas momento en el que la disolución resultante se enfría hasta de aproximadamente -90°C a aproximadamente -40°C, preferiblemente -78°C y se añade una disolución del aldehído del compuesto IV, en un disolvente aprótico tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano o tolueno, preferiblemente diclorometano.
Tab la 2

El esquema 4 describe la síntesis del compuesto X. En la etapa 1, el grupo hidroxilo secundario del compuesto VI se aciló con un derivado de aminoácido protegido, en el que el grupo protector es, por ejemplo, terc-butiloxicarbonilo (Boc), (9H-fluoren-9-il)metiloxicarbonilo (Fmoc) o 2-(trimetilsilil)etiloxicarbonilo, preferiblemente terc-butiloxicarbonilo.
Esquema 4

La etapa 1 del esquema 4 describe la formación de éster entre el compuesto VI y el compuesto VII para dar el compuesto VIII donde R18 del compuesto VII incluye, pero no se limitan a, -CH2CH2Si(CH3)3, (9H-fluoren-9-il)metilo (Fmoc) o terc-butilo (Boc), preferiblemente terc-butilo, y se llevó a cabo usando un agente activante tal como, pero sin limitarse a, 1-etil-3-(3-dimetilaminopropil)carbodiimida (EDCI), diciclohexilcarbodiimida (DCC), diisopropilcarbodiimida (DIC), carbonildiimidazol (CDI), cloruro de 2,4,6-triclorobenzoílo, preferiblemente 1 -etil-3-(3-dimetilaminopropil)carbodiimida (EDCI), con un catalizador de aminopiridina tal como, pero sin limitarse a, dimetilaminopiridina o 4-pirrolidinopiridina, preferiblemente 4-dimetilaminopiridina, en de aproximadamente el 5% en moles a aproximadamente el 30% en moles, preferiblemente el 10% en moles aproximadamente en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil tercbutil éter, diisopropil éter, acetato de etilo o acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente diclorometano, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
La etapa 2 del esquema 4 es una reacción de formación de amida en la que el grupo tiazolidintiona quiral del compuesto VIII sirve para activar el carbonilo al que está unido hacia el desplazamiento nucleófilo mediante una amina primaria tal como se comentó previamente. En esta reacción, el compuesto IX es un resto heterocíclico de 5 o 6 miembros que contiene al menos un nitrógeno en el anillo heterocíclico, con un grupo carboxilato, adecuadamente protegido como éster, unido al mismo carbono que el átomo de nitrógeno, y un grupo metilamino sustituido o no sustituido unido al otro átomo de carbono al que está unido el nitrógeno. Por tanto, cada grupo, éster y metilamino sustituido o no sustituido, están situados en orto con respecto a un átomo de nitrógeno en el anillo heterocíclico, y en meta entre sí. El resto heterocíclico de 5 o 6 miembros del compuesto IX incluye, pero no se limitan a, piridina, pirimidina, pirazina, triazina, oxazol, tiazol, oxadiazol o tiadiazol. En una realización a modo de ejemplo, este resto es tiazol o 2-(aminometil)tiazol-4-carboxilato de terc-butilo. La reacción se realizó normalmente disolviendo el compuesto VIII del esquema 4 en un disolvente aprótico tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil terc-butil éter, diisopropil éter, acetato de etilo o acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente diclorometano, seguido por la adición del compuesto VI y agitación durante de aproximadamente 1 hora a aproximadamente 48 horas, preferiblemente 24 horas aproximadamente, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
El esquema 5 describe una síntesis alternativa y más preferible del compuesto X. En la etapa 1 del esquema 5, el producto de Nagao-Aldol del compuesto VI se disuelve en un disolvente aprótico
Esquema 5

tal como, pero sin limitarse a, diclorometano, 1,2 -dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil terc-butil éter, diisopropil éter, acetato de etilo, acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente diclorometano, se trató con el compuesto IX (donde R19 es, por ejemplo, terc-butilo o CH2CH2Si(CH3)3, preferiblemente terc-butilo) y se agitó durante de aproximadamente 1 hora a aproximadamente 48 horas, preferiblemente 24 horas aproximadamente, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C). Se añadió agua, se separó la fase orgánica y se extrajo la fase acuosa una vez con diclorometano. Se combinaron las fases orgánicas, se lavaron con salmuera y se concentraron a vacío. La trituración con acetato de etilo proporcionó el compuesto XI con un rendimiento del 70-80%. La purificación de las aguas madre mediante cromatografía en columna proporcionó compuesto XI adicional junto con el auxiliar quiral recuperado que puede reutilizarse para sintetizar el compuesto V tal como se muestra en la tabla 2.
En la etapa 2 del esquema 5, el grupo hidroxilo secundario del compuesto XI se aciló con el derivado de aminoácido protegido del compuesto VII, en el que el grupo protector es, por ejemplo, terc-butiloxicarbonilo (Boc), (9H-fluoren-9-il)metiloxicarbonilo (Fmoc) o 2-(trimetilsilil)etiloxicarbonilo, preferiblemente terc-butiloxicarbonilo, para proporcionar el compuesto X. Se llevó a cabo la reacción usando un agente activante, tal como, pero sin limitarse a, diciclohexilcarbodiimida (DCC), diisopropilcarbodiimida (DIC) o 1-etil-3-(3-dimetilaminopropil)carbodiimida (EDCI), preferiblemente 1-etil-3-(3-dimetilaminopropil)carbodiimida (EDCI), en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2 -dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil terc-butil éter, diisopropil éter, acetato de etilo o acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirrolidinona, preferiblemente diclorometano, con un catalizador de aminopiridina tal como, pero sin limitarse a, dimetilaminopiridina o 4-pirrolidinopiridina, preferiblemente 4-dimetilaminopiridina, en de aproximadamente el 5% en moles a aproximadamente el 30% en moles, preferiblemente el 10% en moles aproximadamente a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C). Se añadió agua a la mezcla de reacción y se separó la fase orgánica y se lavó una vez con agua. Se secó la fase orgánica y se concentró para dar el compuesto X que se usó sin purificación adicional.
El esquema 6 describe la preparación del derivado de aminoácido heterocíclico del compuesto XV que ejemplifica el compuesto IX de los esquemas 4 y 5.
Esquema 6

El compuesto XII y el compuesto XIII se combinaron en un disolvente tal como, pero sin limitarse a, 1,2-dimetoxietano (DME), tetrahidrofurano (THF) o 1,4-dioxano, preferiblemente 1,2-dimetoxietano (DME), y se añadió una base tal como, pero sin limitarse a, hidrogenocarbonato de sodio o hidrogenocarbonato de potasio, preferiblemente hidrogenocarbonato de potasio, a una temperatura de aproximadamente -40°C a aproximadamente 25°C, preferiblemente -10°C aproximadamente. Tras agitar durante de aproximadamente 10 min a aproximadamente 24 horas, preferiblemente 1 hora aproximadamente, se añadió una disolución de anhídrido trifluoroacético y una base tal como, pero sin limitarse a, piridina, 2-metilpiridina, 2,6-dimetilpiridina, 2,3,5-trimetilpiridina o 2,4,6-trimetilpiridina, preferiblemente 2,6-dimetilpiridina, en un disolvente tal como, pero sin limitarse a, 1,2-dimetoxietano (DME), tetrahidrofurano (THF) o 1,4-dioxano, preferiblemente 1,2-dimetoxietano, a una temperatura de aproximadamente -40°C a aproximadamente 25°C, preferiblemente -20°C aproximadamente. Tras agitar durante de aproximadamente 10 min a aproximadamente 24 horas, preferiblemente 2 horas aproximadamente, se vertió la mezcla en agua y un tratamiento final extractivo posterior proporcionó el compuesto XIV como un sólido.
En un método alternativo y preferible para preparar el compuesto XV del esquema 6, el compuesto XII del esquema 6 se combinó con el compuesto XIII del esquema 6 en un disolvente tal como, pero sin limitarse a, metanol, etanol, isopropanol, sec-butanol, diclorometano, 1,2-dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil tercbutil éter, diisopropil éter, 1,2-dimetoxi etano, 1,4-dioxano, acetato de etilo, acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente isopropanol, y se agitó a una temperatura de aproximadamente 0°C a aproximadamente 100°C, preferiblemente 25°C aproximadamente, en ausencia de, o en presencia de una base tal como, pero sin limitarse a, hidróxido de sodio acuoso, hidróxido de potasio acuoso, hidróxido de litio acuoso o carbonato de calcio, preferiblemente hidróxido de sodio acuoso, durante un periodo de aproximadamente 1 hora a aproximadamente 72 horas, preferiblemente 24 horas aproximadamente. La reacción se diluyó con agua y se obtuvo el compuesto XIV tras un tratamiento final extractivo posterior.
El esquema 7a describe la eliminación selectiva del grupo protector de carbamato que lleva R18 dentro del compuesto XVI, en presencia del grupo éster que lleva R19, para proporcionar el compuesto XVII.

Por tanto, el grupo protector de carbamato que lleva R18 y el grupo éster que lleva R-ig dentro del compuesto XVI son grupos protectores ortogonales con respecto a su estructura o reactividad. Ri8 del compuesto XVI incluye, pero no se limita a, -CH2CH2Si(CH3)3, (9H-fluoren-9-il)metilo (Fmoc) o terc-butilo (Boc). Rig del compuesto XVI incluye, pero no se limita a, -CH2CH2Si(CH3)3 o terc-butilo (Boc). Cuando Ri8 del compuesto XVI es -CH2CH2Si(CH3)2, la etapa 1 del esquema 7a se llevó a cabo tratando el compuesto XVI con una fuente de fluoruro tal como, pero sin limitarse a, fluoruro de potasio, fluoruro de cesio, fluoruro de tetrabutilamonio o tetrafluoroborato de litio, preferiblemente fluoruro de tetrabutilamonio en un disolvente tal como, pero sin limitarse a, tetrahidrofurano, acetonitrilo, dimetilformamida, N-metilpirrolidona, N,N-dimetilacetamida o dimetilsulfóxido, preferiblemente tetrahidrofurano, a una temperatura de aproximadamente 0°C a aproximadamente 65°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
Cuando R18 del compuesto XVI es (9H-fluoren-9-il)metilo (Fmoc), la etapa 1 del esquema 7a se llevó a cabo tratando el compuesto XVI con una base de amina tal como, pero sin limitarse a, morfolina, piperidina, piperazina, 1,4-bis-(3-aminopropilpiperazina, diciclohexilamina, diisopropiletilamina, 4-dimetilminopiridina, 1,8-diazabiciclo[5.4.0]undec-7-eno, pirrolidina, ciclohexilamina, etanolamina, dietilamina, trietilamina, amoniaco, tributilamina o trietilendiamina, preferiblemente piperidina, en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano, dimetilformamida, n-metilpirrolidinona o N,N-dimetilacetamida, preferiblemente diclorometano, a una temperatura de aproximadamente -20°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
Cuando R18 del compuesto XVI es terc-butilo (Boc), la etapa 1 del esquema 7a se llevó a cabo tratando el compuesto XVI con un ácido tal como, por ejemplo, ácido trifluoroacético o HCl, disuelto en un disolvente orgánico tal como, por ejemplo, diclorometano, tolueno, acetato de etilo, THF, DME, MTBE o dioxano, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C). Preferiblemente, R18 del compuesto XVI es terc-butilo y la etapa 1 se lleva a cabo preferiblemente con HCl en dioxano, más preferiblemente a temperatura ambiente (aproximadamente 25°C). La mezcla de reacción se vertió en una disolución enfriada y saturada de bicarbonato de sodio a aproximadamente pH 8-9, y la mezcla resultante se extrajo dos veces con acetato de etilo, una vez con salmuera, se secó y se concentró hasta sequedad para proporcionar el compuesto XVII con un rendimiento de aproximadamente el 95%, y que se usó directamente en la siguiente etapa sin purificación adicional.
En la etapa 2 del esquema 7a, el compuesto XVII se convirtió en el compuesto XVIII mediante tratamiento con el compuesto VII y un agente activante tal como, pero sin limitarse a, diciclohexilcarbodiimida (DCC), diisopropilcarbodiimida (DIC) o 1-etil-3-(3-dimetilaminopropil)carbodiimida (EDCI), preferiblemente 1-etil-3-(3-dimetilaminopropil)carbodiimida (EDCI) por sí mismo o en presencia de un aditivo tal como, pero sin limitarse a, hidroxibenztriazol (HOBt) o 1-hidroxilo, 7-azabenztriazoleína, preferiblemente hidroxibenztriazol (HOBt), en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano, acetonitrilo, tetrahidrofurano, tolueno,
heptano, metil terc-butil éter, diisopropil éter, acetato de etilo o acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente diclorometano, a una temperatura de aproximadamente -20°C a aproximadamente 60°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
En la etapa 3 del esquema 7a, el compuesto XIX se produjo mediante hidrólisis simultánea de los grupos carbamato y éster que llevan R18 y R19 respectivamente, dentro del compuesto XVIII. Por tanto, por ejemplo, cuando R18 y R19 son ambos -CH2CH2Si(CH3)3, la etapa 3 se llevó a cabo tratando el compuesto XVIII con, por ejemplo, fluoruro de potasio, fluoruro de cesio, fluoruro de tetrabutilamonio, tetrafluoroborato de litio o ácido trifluoroacético, preferiblemente fluoruro de tetrabutilamonio, en un disolvente tal como, pero sin limitarse a, tetrahidrofurano, acetonitrilo, dimetilformamida, N-metilpirrolidinona, N,N-dimetilacetamida o dimetilsulfóxido, preferiblemente tetrahidrofurano, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
Alternativa y preferiblemente, cuando R18 y R19 son ambos terc-butilo, la etapa 3 del esquema 7a se llevó a cabo tratando el compuesto XVIII con un ácido tal como, pero sin limitarse a, ácido trifluoroacético o HCl, preferiblemente ácido trifluoroacético, en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano o tolueno, preferiblemente diclorometano, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
El esquema 7b describe la eliminación simultánea del grupo protector de carbamato que lleva R18 dentro del compuesto XVI y el grupo éster que lleva R19, para proporcionar el compuesto XVII-A. Preferiblemente, cuando R18 y R19 son ambos terc-butilo, la etapa 1 del esquema 7b se lleva a cabo tratando el compuesto XVI con un ácido tal como, pero sin limitarse a, ácido trifluoroacético o HCl, preferiblemente ácido trifluoroacético, en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano o tolueno, preferiblemente diclorometano, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
Esquema 7b

En la etapa 2 del esquema 7b, el compuesto XVII-A se convirtió en el compuesto XVIII-A mediante tratamiento con el compuesto VII y un agente activante tal como, pero sin limitarse a, diciclohexilcarbodiimida (DCC), diisopropilcarbodiimida (DIC) o 1-etil-3-(3-dimetilaminopropil)carbodiimida (EDCI), preferiblemente 1-etil-3-(3-dimetilaminopropil)carbodiimida (EDCI) por sí mismo o en presencia de un aditivo tal como, pero sin limitarse a, hidroxibenztriazol (HOBt) o 1 -hidroxilo, 7-azabenztriazoleína, preferiblemente hidroxibenztriazol (HOBt), en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil terc-butil éter, diisopropil éter, acetato de etilo o acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente diclorometano, a una temperatura de aproximadamente -20°C a aproximadamente 60°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
En la etapa 3 del esquema 7b, el compuesto XIX se produjo mediante hidrólisis del grupo carbamato y éster que lleva R18 dentro del compuesto XVIII-A. Por tanto, por ejemplo, cuando R18 es terc-butilo, la etapa 3 del esquema 7b se llevó a cabo tratando el compuesto XVIII-A con un ácido tal como, pero sin limitarse a, ácido trifluoroacético o HCl, preferiblemente ácido trifluoroacético, en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano
o tolueno, preferiblemente diclorometano, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
La etapa 1 del esquema 8 es una reacción de macrolactamización mediante la cual el grupo amino del compuesto XIX se acila de un modo intramolecular mediante el grupo ácido carboxílico en
Esquema 8

el compuesto XIX para proporcionar el compuesto XX. La etapa 1 se llevó a cabo mediante tratamiento del compuesto XIX con un agente activante tal como, pero sin limitarse a, N-óxido de hexafluorofosfato de N-[(dimetilamino)-1H-1,2,3-triazolo-[4,5-6]piridin-1-ilmetilen]-N-metilmetanamino (HATU), (hexafluorofosfato de 0-(7-azabenztriazol-1-il)-1,1,3,3-bis(tetrametilen)uranio) (HBTu ), hexafluorofosfato de N,N,N',N'-tetrametil-0-(1H-benzotriazol-1-il)uronio, hexafluorofosfato de 0-(benzotriazol-1-il)-N,N,N',N'-tetrametiluronio, DCC, DIC, EDCI, b Dd C, BOP, PyBOP, BOMP, AOP, PyAOP, PyDOP, PyNOP, PyFOP, PyNFOP, NOP, NSBt, N-NSBt, N-HBTU, N-HATU o (HAPyU), preferiblemente N-óxido de hexafluorofosfato de N-[(dimetilamino)-1H-1,2,3-triazolo-[4,5-£)]piridin-1-ilmetilen]-N-metilmetanaminio (HATU), por sí mismo o en presencia de un aditivo tal como, pero sin limitarse a, (HOSuc), (HODhbt), (HOt), (HOCt), (Oxama), (6-CF3-HOBt), (6-NO2-HOBt), hidroxi-4,2,3-triazol, hidroxibenztriazol (HOBt) o 1 -hidroxi-7-azabenztriazoleína (HOAt), preferiblemente hidroxibenztriazol (HOBt), en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil terc-butil éter, diisopropil éter, acetato de etilo o acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente una combinación de diclorometano y dimetilformamida en una razón de aproximadamente 20:1 a aproximadamente 1:1, preferiblemente 10:1 aproximadamente, a una concentración de aproximadamente 5 volúmenes a aproximadamente 50 volúmenes con respecto al compuesto XIX, preferiblemente a 10 volúmenes, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
En la etapa 2 del esquema 8, el compuesto XX se convirtió en el compuesto XXII. Se llevó a cabo la reacción tratando el compuesto XX con un nuclófilo de tioato preparado a partir del tratamiento del compuesto XXI con una base tal como, pero sin limitarse a, hidróxido de potasio, hidróxido de sodio, hidróxido de litio, carbonato de cesio, carbonato de potasio, carbonato de sodio, carbonato de litio, hidrogenocarbonato de potasio, hidrogenocarbonato de sodio, metóxido de sodio, terc-butóxido de potasio, trietilamina, N,N-diisopropiletilamina o 1,8-diazabiciclo[5.4.0]undec-7-eno, preferiblemente carbonato de potasio, en un disolvente tal como, pero sin limitarse a, acetona, acetonitrilo, tetrahidrofurano, diisopropil éter, metil terc-butil éter, 1,2-dimetoxietano, 1,4-dioxano, tolueno, diclorometano, 1,2-dicloroetano, acetato de etilo, acetato de isopropilo, metanol, etanol, agua, dimetilformamida, N-metilpirrolidinona, N,N,-dimetilacetamida o dimetilsulfóxido, preferiblemente acetonitrilo, a una temperatura de aproximadamente -10°C a aproximadamente 100°C, preferiblemente 60°C aproximadamente. El producto intermedio de tioato se formó o bien por sí mismo y luego se añadió a la mezcla de reacción, o bien se formó in situ, preferiblemente in situ, en ausencia
de, o en presencia de yoduro de sodio o yoduro de potasio, preferiblemente en presencia de yoduro de potasio, en una cantidad de aproximadamente el 5% en moles a aproximadamente el 300% en moles, preferiblemente el 100% en moles aproximadamente.
En la etapa 1 del esquema 9, el compuesto XX se convierte en el compuesto XXIV.
Esquema 9

La reacción se llevó a cabo tratando el compuesto XX con un nucleófilo de tioato preparado a partir del tratamiento del compuesto XXIII con una base tal como, pero sin limitarse a, hidróxido de potasio, hidróxido de sodio, hidróxido de litio, carbonato de cesio, carbonato de potasio, carbonato de sodio, carbonato de litio, hidrogenocarbonato de potasio, hidrogenocarbonato de sodio, metóxido de sodio, terc-butóxido de potasio, trietilamina, N,N-diisopropiletilamina o 1,8-diazabiciclo[5.4.0]undec-7-eno, preferiblemente carbonato de potasio, en un disolvente tal como, pero sin limitarse a, acetona, acetonitrilo, tetrahidrofurano, diisopropil éter, metil terc-butil éter, 1,2-dimetoxietano, 1,4-dioxano, tolueno, diclorometano, 1,2-dicloroetano, acetato de etilo, acetato de isopropilo, metanol, etanol, agua, dimetilformamida, N-metilpirrolidinona, N,N,-dimetilacetamida o dimetilsulfóxido, preferiblemente acetonitrilo, a una temperatura de aproximadamente -10°C a aproximadamente 100°C, preferiblemente 60°C aproximadamente. El producto intermedio de tioato se formó o bien por sí mismo y luego se añadió a la mezcla de reacción o bien se formó in situ, preferiblemente in situ, en ausencia de, o en presencia de yoduro de sodio o yoduro de potasio, preferiblemente en presencia de yoduro de potasio, en una cantidad de aproximadamente el 5% en moles a aproximadamente el 300% en moles, preferiblemente el 100% en moles aproximadamente.
En la etapa 2 del esquema 9, el compuesto XXIV se convirtió en el compuesto XXV. Se llevó a cabo la reacción tratando el compuesto XXIV con un ácido.
Además de tener utilidad en la preparación de los agentes terapéuticos de fórmula (1), el compuesto VIII del esquema 10, en el que R-is se describió anteriormente, es útil en la preparación de largazol y análogos de largazol descritos en, por ejemplo, la solicitud publicada estadounidense n.° 20100029731 de Williams et al.
Tal como se muestra en la etapa 1 del esquema 10, el compuesto VIII se trató con el compuesto XXVI de una manera análoga a las condiciones descritas en Xie et al., Journal o f Asian Nat. Prod. Res. (2010), 12, 940-949 para proporcionar el compuesto XXVII.

En la etapa 2 del esquema 10, el compuesto XXVII se convirtió en el correspondiente aminoácido por medio de desprotección del grupo Boc para dar el compuesto XXVIII.
En la etapa 3 del esquema 10, el compuesto XXVIII se convirtió en el compuesto XXIX por medio de una reacción de macrolactamización mediante tratamiento con un agente activante tal como, pero sin limitarse a, N-óxido de hexafluorofosfato de N-[(dimetilamino)-1H-1,2,3-triazolo-[4,5-b]piridin-1-ilmetilen]-N-metilmetanaminio (HATU), (hexafluorofosfato de 0-(7-azabenztriazol-1-il)-1,1,3,3-bis(tetrametilen)uranio) (HBTU), hexafluorofosfato de N,N,N',N-tetrametil-0-(1H-benzotriazol-1-il)uronio, hexafluorofosfato de 0-(benzotriazol-1-il)-N,N,N',N-tetrametiluronio, DCC, DIC, EDCI, BDDC, BOP, PyBOP, BOMP, AOP, PyAOP, PyDOP, PyNOP, PyFOP, PyNFOP, NOP, NSBt, N-NSBt, N-HBTU, N-HATU o (HAPyU), preferiblemente N-óxido de hexafluorofosfato de N-[(dimetilamino)-1H-1,2,3-triazolo-[4,5-b]piridin-1-ilmetilen]-N-metilmetanaminio (HATU), por sí mismo o en presencia de un aditivo tal como, pero sin limitarse a, (HOSuc), (HODhbt), (HOt), (HOCt), (Oxama), (6-CFa-HOBt), (6-NO2-HOBt), hidroxi-1,2,3-triazol, hidroxibenztriazol (HOBt) o 1-hidroxi-7-azabenztriazoleína (HOAt), preferiblemente hidroxibenztriazol (HOBt), en un disolvente tal como, pero sin limitarse a, diclorometano, 1,2-dicloroetano, acetonitrilo, tetrahidrofurano, tolueno, heptano, metil terc-butil éter, diisopropil éter, acetato de etilo o acetato de isopropilo, dimetilformamida, dimetilacetamida o N-metilpirroldinona, preferiblemente una combinación de diclorometano y dimetilformamida en una razón de aproximadamente 20:1 a aproximadamente 1:1, preferiblemente 10:1 aproximadamente, a una concentración de aproximadamente 5 volúmenes a aproximadamente 50 volúmenes con respecto al compuesto XIX, preferiblemente a 10 volúmenes, a una temperatura de aproximadamente 0°C a aproximadamente 40°C, preferiblemente a temperatura ambiente (aproximadamente 25°C).
En la etapa 4 del esquema 10, el compuesto XXIX se convirtió en un compuesto de fórmula (2). Se llevó a cabo la reacción tratando el compuesto XXIX con un nucleófilo de tioato preparado a partir del tratamiento del compuesto XXI-A con una base tal como, pero sin limitarse a, hidróxido de potasio, hidróxido de sodio, hidróxido de litio, carbonato de cesio, carbonato de potasio, carbonato de sodio, carbonato de litio, hidrogenocarbonato de potasio, hidrogenocarbonato de sodio, metóxido de sodio, terc-butóxido de potasio, trietilamina, N,N-diisopropiletilamina o 1,8-diazabiciclo[5.4.0]undec-7-eno, preferiblemente carbonato de potasio, en un disolvente tal como, pero sin limitarse a, acetona, acetonitrilo, tetrahidrofurano, diisopropil éter, metil terc-butil éter, 1,2-dimetoxietano, 1,4-dioxano, tolueno, diclorometano, 1,2-dicloroetano, acetato de etilo, acetato de isopropilo, metanol, etanol, agua, dimetilformamida, N-metilpirrolidinona, N,N,-dimetilacetamida o dimetilsulfóxido, preferiblemente acetonitrilo, a una temperatura de aproximadamente -10°C a aproximadamente 100°C, preferiblemente 60°C aproximadamente. El producto intermedio de tioato se formó o bien por sí mismo y luego se añadió a la mezcla de reacción, o bien se formó in situ,
preferiblemente in situ, en ausencia de, o en presencia de yoduro de sodio o yoduro de potasio, preferiblemente en presencia de yoduro de potasio, en una cantidad de aproximadamente el 5% en moles a aproximadamente el 300% en moles, preferiblemente el 100 % en moles aproximadamente.
Ejemplos
Ejemplo 1: Preparación de octanotioato de S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) (compuesto XXII) a partir de ((7S,10S)-10-((E)-4-clorobut-1-en-1-il)-7-isopropil-4,4-dimetil-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dieno-2,5,8,12-tetraona) (compuesto XX).

Se disolvieron ((7S,10S)-10-((E)-4-clorobut-1-en-1-il)-7-isopropil-4,4-dimetil-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dieno-2,5,8,12-tetraona) (1,0 g, 2,07 mmol), S-ácido octanotioico (0,66 g, 4,13 mmol), carbonato de potasio (0,57 g, 4,13 mmol) y yoduro de potasio (0,067 g, 0,41 mmol) en acetonitrilo (20 ml) a temperatura ambiente. Se agitó la mezcla a temperatura ambiente bajo nitrógeno durante 16 horas. Se filtró la mezcla, se concentró y se purificó mediante cromatografía ultrarrápida sobre gel de sílice (éter de petróleo/acetato de etilo/metanol 20/20/1) para dar 1,13 g, (90%) de octanotioato de S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) como un sólido tostado. 1 H-RMN: (CDCla, 400 MHz): 88,02 (s, 1H), 7,65 (s, 1H), 6,63 (d, J =9,6 Hz, 1H), 6,46 (m, 1H), 5,79-5,73 (m, 2H), 5,60 (m, 1H), 5,15 (dd, J =17,6, 8,2 Hz, 1H), 4,63 (m, 1H), 4,36 (dd, J =17,2, 4,0 Hz, 1H), 2,86 (t, J =7,2 Hz, 2H), 2,71 (m, 2H), 2,51 (t, J =7,6 Hz, 2H), 2,30 (m, 3H), 1,89 (s, 3H), 1,61 (s, 3H), 1,28 (sa, 10H), 0,88 (m, 6 H), 0,69 (d, J =6,8 Hz, 3H).
Ejemplo 2: Preparación de 2-((terc-butoxicarbonil)amino)-3-metilbutanotioato de (S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) (compuesto XXIV) a partir de (7S,10S)-10-((E)-4-clorobut-1-en-1-il)-7-isopropil-4,4-dimetil-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dieno-2,5,8,12-tetraona) (compuesto XX) y S-ácido (S)-2-((terc-butoxicarbonil)amino)-3-metilbutanotioico (compuesto XXIII).

Se disolvieron (7S,10S)-10-((E)-4-clorobut-1-en-1-il)-7-isopropil-4,4-dimetil-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dieno-2,5,8,12-tetraona) (15 g, 0,031 mmol), S-ácido (S)-2-((tercbutoxicarbonil)amino)-3-metilbutanotioico (Boc-(D)Val-SH) (12,5 g, 0,054 mmol), carbonato de potasio (11,2 g, 0,081) y yoduro de potasio (0,50 g, 0,003 mmol) en 10 ml de acetonitrilo y se calentó la mezcla resultante hasta 60-65°C y se agitó bajo nitrógeno durante 18 h. Se enfrió la mezcla de reacción hasta temperatura ambiente, se añadió agua (50 ml) y se extrajo la mezcla resultante con acetato de etilo (50 ml) dos veces. Se lavaron las fases orgánicas combinadas con 40 ml de agua, se secaron con sulfato de sodio anhidro y se concentraron y purificaron mediante cromatografía ultrarrápida sobre gel de sílice (éter de petróleo/acetato de etilo 80/20) para dar 16,90 g (80%) de 2-((tercbutoxicarbonil)amino)-3-metilbutanotioato de (S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa16-tia-3,6,13,18-tetraazabicido[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) como un sólido espumoso. 1H-RMN: (CDCla, 400 MHz): 8 8,02 (s, 1H), 7,64 (s, 1H), 6,62 (sa, 1H), 6,50 (d, J=9,6 Hz, 1H), 5,70-5,69 (m, 3H), 5,18 (dd, J=17,6, 8,0 Hz, 1H), 5,06 (d, J=9,6 Hz, 1H), 4,63 (m, 1H), 4,38 (dd, J=9,6 Hz, 6 Hz, 1H), 4,24 (dd, J=9,2, 4,8 Hz, 1H), 2,92 (t, J=7,0 Hz, 2H), 2,70-2,65 (m, 2H), 2,31 (m, 4H), 2,30 (m, 3H), 1,90 (s, 3H), 1,61 (s, 3H), 1,45 (s, 9H), 0,99 (d, J=6,4 Hz, 3H), 0,89 (d, J =7,2 Hz, 3H), 0,86 (d, J=6,8 Hz, 3H), 0,69 (d, J=7,2 Hz, 3H).
Ejemplo 3a: Preparación de clorhidrato de 2-amino-3-metilbutanotioato de (S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabicido[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) (compuesto XXV-A) a partir de 2-((terc-butoxicarbonil)amino)-3-metilbutanotioato) de ((S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1 -ilo) (compuesto XXIV).

Se disolvió 2-((terc-butoxicarbonil)amino)-3-metilbutanotioato) de ((S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) (8,0 g, 11,7 mmol) en 160 ml de diclorometano y se añadió ácido trifluoroacético (24 ml) a 10°C bajo nitrógeno. Tras la adición, se agitó la mezcla a temperatura ambiente durante 5 horas, momento en el que se concentró hasta sequedad. Se disolvió el residuo en acetato de etilo (50 ml) y se añadió una disolución de HCl en acetato de etilo (10,0 ml, 4,0 M) lentamente gota a gota, y la mezcla resultante se agitó durante 10 minutos tras completarse la adición. Entonces se añadió éter de petróleo (50 ml) y se recogió el sólido precipitado mediante filtración y se secó a vacío para proporcionar 6,88 g (95%) de clorhidrato de 2-amino-3-metilbutanotioato de (S)-S-((E)-4-((7S,10s)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) como un sólido blanco. 1H-RMN: (DMSO-d6, 400 MHz): 88,55 (sa, 4H), 8,16 (s, 1H), 7,90 (m, 2H), 5,63 (m, 3H), 4,97 (dd, J=17,6, 8,2 Hz, 1H), 4,34-4,30 (m, 2H), 4,08 (m, 1H), 3,04 (m, 1H), 2,96 (m, 1H), 2,76 (m, 1H), 2,20-2,08 (m, 4H), 1,71 (s, 3H), 1,46 (s, 3H), 0,99 (d, J=6,4 Hz, 3H), 0,96 (d, J=6,4 Hz, 3H), 0,78 (d, J=6,8 Hz, 3H), 0,57 (d, J=6,8 Hz, 3H).
Ejemplo 3b: Preparación de bencenosulfonato de 2-amino-3-metilbutanotioato de (S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1 -ilo) (compuesto XXV-B) a partir de 2-((terc-butoxicarbonil)amino)-3-metilbutanotioato) de ((S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1 -ilo) (compuesto XXIV).
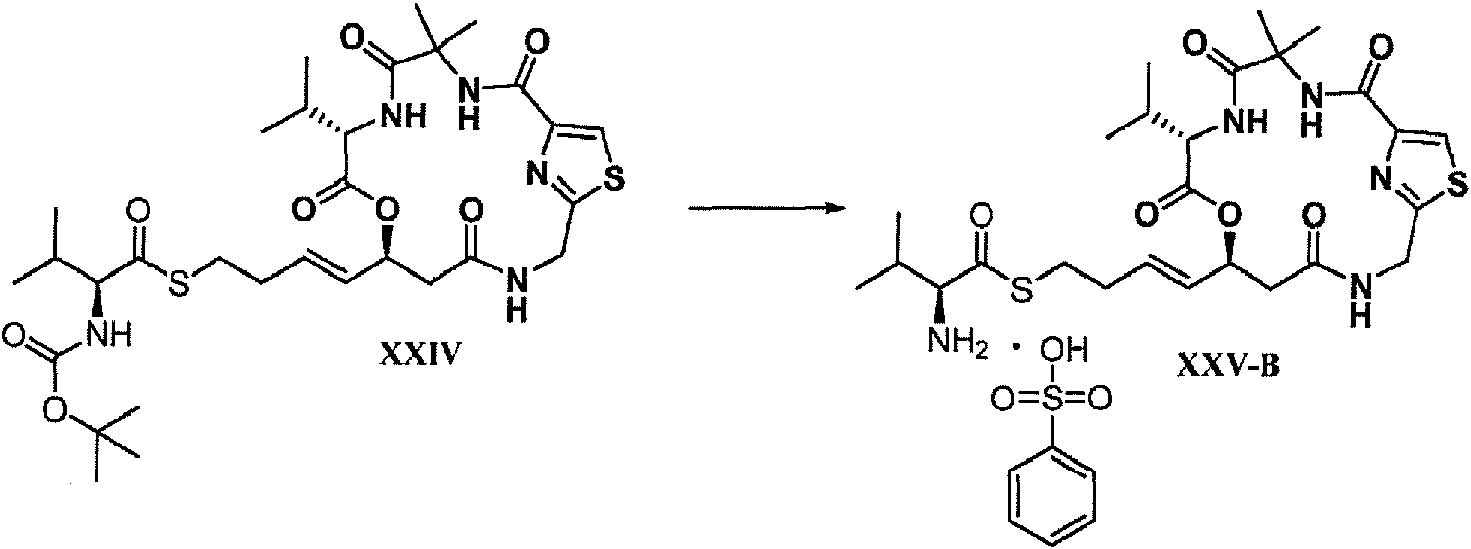
A una disolución de 2-((terc-butoxicarbonil)amino)-3-metilbutanotioato) de ((S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10-il)but-3-en-1-ilo) (3,0 g, 4,41 mmol) en 50 ml de acetonitrilo se le añadió ácido bencenosulfónico (2,70 g, 17,10 mmol) a temperatura ambiente y la mezcla resultante se agitó durante 5 horas, momento en el que se concentró hasta sequedad. Se suspendió el residuo en heptano (100 ml), y se agitó durante 30 minutos, momento en el que se eliminó el heptano mediante decantación. Entonces se trató el residuo oleoso con THF (5 ml) y se agitó a temperatura ambiente durante 16 h para proporcionar 1,6 g (50%) de bencenosulfonato de 2-amino-3-metilbutanotioato de (S)-S-((E)-4-((7S,10S)-7-isopropil-4,4-dimetil-2,5,8,12-tetraoxo-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dien-10il)but-3-en-1-ilo) como un sólido blanco.
Ejemplo 4: Preparación de (7S,10S)-10-((E)-4-clorobut-1-en-1-il)-7-isopropil-4,4-dimetil-9-oxa-16-tia-3,6,13,18-tetraazabicido[13.2.1]octadeca-1(l7),15(18)-dieno-2,5,8,12-tetraona) (compuesto XX) a partir de (7S,10S)-10-((E)-4-dorobut-1-en-1-N)-7-isopropN-4,4-dimetN-9-oxa-16-tia-3,6,13,18-tetraazabiddo[13.2.1]odadeca-1(17),15(18)-dieno-2,5,8,12-tetraona) (compuesto XIX).

Se disolvió HATU (26 g, 0,067 mol) en acetonitrilo (300 ml), y se enfrió hasta 0~5°C. Una disolución de trifluoroacetato de ácido 2-(((S,E)-3-(((S)-2-(2-amino-2-metilpropanamido)-3-metilbutanoil)oxi)-7-clorohept-4-enamido)metil)tiazol-4-carboxílico (28 g en bruto a partir del ejemplo 5) y diisopropiletilamina (40 ml, 0,225 mol) en diclorometano (600 ml) y se añadió lentamente gota a gota a la disolución de HATU a 0~5°C a lo largo de 5-6 horas. Tras la adición, se agitó la mezcla a 0~5°C durante 2 horas adicionales, momento en el que se añadió agua (600 ml). Tras la separación de fases, se extrajo la fase acuosa dos veces con acetato de etilo (200 ml), y se lavaron las fases orgánicas combinadas con salmuera, se secaron con sulfato de sodio anhidro y se concentraron. La cromatografía ultrarrápida con gel de sílice (éter de petróleo/acetato de etilo 50/50) proporcionó 14,5 g (el 75% globalmente a partir de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1 -il)-8-isopropil-11,11,15,15-tetrametil-3,7,10,13-tetraoxo-6,14-dioxa-2,9,12-triazahexadecil)tiazol-4-carboxilato de terc-butilo) (del ejemplo 5) de (7S,10S)-10-((E)-4-clorobut-1-en-1-il)-7-isopropil-4,4-dimetil-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(l7),15(18)-dieno-2,5,8,12-tetraona) como un sólido blanco. 1H-RMN: (CDCla, 400 MHz): 88,05 (s, 1H), 7,69 (s, 1H), 6,61 (d, J =9,6 Hz, 1H), 6,41 (m, 1H), 5,83-5,73 (m, 3H), 5,19 (dd, J =17,2, 8,0 Hz, 1H), 4,67 (dd, J =9,6, 4,2 Hz, 1H), 4,36 (dd, J =17,6, 4,0 Hz, 1H), 3,56 (m, 2H), 2,75 (m, 2H), 2,52 (m, 2H), 2,34 (m, 1H), 1,91 (s, 3H), 1,64 (s, 3H), 0,93 (d, J =6,8 Hz, 3H), 0,75 (d, J =6,8 Hz, 3H).
Ejemplo 5: Preparación de (7S,10S)-10-((E)-4-clorobut-1-en-1-il)-7-isopropil-4,4-dimetil-9-oxa-16-tia-3,6,13,18-tetraazabiciclo[13.2.1]octadeca-1(17),15(18)-dieno-2,5,8,12-tetraona) (compuesto XIX) a partir de trifluoroacetato de ácido 2-(((S,E)-3-(((S)-2-(2-amino-2-metilpropanamido)-3-metilbutanoil)oxi)-7-clorohept-4-enamido)metil)tiazol-4-carboxílico (compuesto XVIII).

Se disolvió 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-11,11,15,15-tetrametil-3,7,10,13-tetraoxo-6,14-dioxa-2,9,12-triazahexadecil)tiazol-4-carboxilato de terc-butilo (28 g, 0,04 mol) en diclorometano (300 ml), y se añadió ácido trifluoroacético (150 ml). Se agitó la mezcla a temperatura ambiente durante 20 horas y luego se concentró hasta sequedad. El trifluoroacetato de ácido 2-(((S,E)-3-(((S)-2-(2-amino-2-metilpropanamido)-3-metilbutanoil)oxi)-7-clorohept-4-enamido)metil)tiazol-4-carboxílico así obtenido se usó directamente en la siguiente etapa (ejemplo 4) sin purificación.
Ejemplo 6: Preparación de trifluoroacetato de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-11,11,15,15-tetrametil-3,7,10,13-tetraoxo-6,14-dioxa-2,9,12-triazahexadecil)tiazol-4-carboxilato de terc-butilo (compuesto XVIII) a
partir de 2-(((S,E)-3-(((S)-2-amino-3-metilbutanoil)oxi)-7-dorohept-4-enamido)metil)tiazol-4-carboxilato de terc-butilo (compuesto XVII) y ácido 2-((terc-butoxicarbonil)amino)-2-metilpropanoico (compuesto VII).

Se disolvieron 2-(((S,E)-3-(((S)-2-amino-3-metilbutanoil)oxi)-7-clorohept-4-enamido)metil)tiazol-4-carboxilato de tercbutilo (20,0 g, 0,045 mol) y ácido 2-((terc-butoxicarbonil)amino)-2-metilpropanoico (8,4 g, 0,010 mol) en diclorometano (200 ml). Se añadieron sucesivamente HATU (17,6 g, 0,048 mol) y diisopropiletilamina (12 g, 0,096 mol) a la disolución a 10-15°C y se continuó agitando durante 1 hora. Entonces se añadieron 100 ml de agua a la mezcla de reacción. Se separaron las fases y se extrajo la fase acuosa con 100 ml de diclorometano. Se secaron las fases orgánicas combinadas con sulfato de sodio anhidro, se filtraron y se concentraron para dar 26,7 g (90%) de trifluoroacetato de ácido de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-11,11,15,15-tetrametil-3,7,10,13-tetraoxo-6,14-dioxa-2,9,12-triazahexadecil)tiazol-4-carboxilato de terc-butilo que se usó sin purificación adicional. 1H-RMN: (CDCh, 400 MHz): 87,99 (s, 1H), 7,34 (sa, 1H), 7,15 (sa, 1H), 6,00 (sa, 1H), 5,80 (m, 1H), 5,65 (m, 1H), un protón extra en esta región, extraer un protón de 4,94 (s, 1H), 4,75 (d, J =6,0 Hz, 2H), 4,23 (t, J =6,7 Hz, 1H), 3,50 (t, J =6,7 Hz, 2H), 2,65 (sa, 2H), 2,48 (q, J =6,7 Hz, 2H), 2,11 (m, 1H), 1,58 (s, 9H), 1,48-1,39 (m, 15H), 0,94 (d, J =6,8 Hz, 3H), 0,89 (d, J =6,8 Hz, 3H).
Ejemplo 7: Preparación de 2-(((S,E)-3-(((S)-2-amino-3-metilbutanoil)oxi)-7-clorohept-4-enamido)metil)tiazol-4-carboxilato de terc-butilo (compuesto XVII) a partir de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)tiazol-4-carboxilato de terc-butilo (compuesto XVI).

A una disolución de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)tiazol-4-carboxilato de terc-butilo (27,0 g, 8 mmol) en dioxano (20 ml) a 5-10°C se le añadió HCl 4 M en dioxano (20 ml). Se agitó la mezcla a 5-10°C durante 3 horas y se vertió lentamente en una disolución de carbonato de sodio enfriada, saturada. Se extrajo la mezcla resultante dos veces con 100 ml de acetato de etilo, y se lavaron las fases orgánicas combinadas con salmuera, se secaron con sulfato de sodio anhidro y se concentraron para dar 22,3 g (100%) de 2-(((S,E)-3-(((S)-2-amino-3-metilbutanoil)oxi)-7-clorohept-4-enamido)metil)tiazol-4-carboxilato de tercbutilo como un aceite amarillo pálido que se usó directamente en la siguiente etapa (ejemplo 6 ) sin purificación adicional.
Ejemplo 8: Preparación de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)tiazol-4-carboxilato de terc-butilo (compuesto VIII) a partir de (S,E)-2-((7-cloro-3-hidroxihept-4-enamido)metil)tiazol-4-carboxilato de terc-butilo (compuesto VI-B) y ácido 2-((terc-butoxicarbonil)amino)-2-metilpropanoico (compuesto VII).

A una disolución de (S,E)-1-((R)-4-bencN-2-tioxotiazoNdin-3-N)-7-doro-3-hidroxihept-4-en-1-ona (2,0 g, 5,4 mmol) en diclorometano (20 ml) se le añadió ácido (S)-2-((terc-butoxicarbonil)amino)-3-metilbutanoico (1,41 g; 6,5 mmol), diciclohexilcarbodiimida (1,34 g; 6,5 mmol) y dimetilaminopiridina (66 mg; 0,54 mmol) a 10-15°C durante 3 horas. Entonces se filtró la reacción para eliminar los sólidos y se lavó el filtrado con agua (10 ml), se secó con sulfato de sodio anhidro y se concentró. Se purificó el producto en bruto mediante cromatografía en columna usando gel de sílice (éter de petróleo/acetato de etilo 25/1) para dar 1,8 g (59%) de 2-((terc-butoxicarbonil)amino)-3-metilbutanoato de (S)-(S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-1-oxohept-4-en-3-ilo como un sólido espumoso amarillo. 1H-RMN: (CDCla, 400 MHz): 87,37-7,27 (m, 5H), 5,93-5,83 (m, 2H), 5,62 (dd, J =15,8, 8,6 Hz, 1H), 5,37 (m, 1H), 5,04 (d, J =9,1 Hz, 1H), 4,19 (dd, J =9,0, 4,5 Hz, 1H), 3,68 (dd, J =17,4, 8,6 Hz, 1H), 3,57 (dd, J =18,8, 4,7 Hz, 1H), 3,54 (t, J =6,8 Hz, 2H), 3,45 (dd, J =11,5, 7,2 Hz, 1H), 3,21 (dd, J =13,1, 3,5 Hz, 1H), 3,02 (dd, J =13,0, 10,7 Hz, 1H), 2,89 (d, J =11,6 Hz, 1H), 2,51 (q, J =6,8 Hz, 2H), 2,12 (m, 1H), 1,42 (s, 9H), 0,95 (d, J =6,8 Hz, 3H), 0,85 (d, J =6,9 Hz, 3H).
Ejemplo 9: Preparación de 2-((terc-butoxicarbonil)amino)-3-metilbutanoato de (S)-(S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-1-oxohept-4-en-3-ilo (compuesto XVI) a partir de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)tiazol-4-carboxilato de terc-butilo (compuesto VIII) y 2-(aminometil)tiazol-4-carboxilato de terc-butilo (compuesto XV).

A una disolución de 2-((terc-butoxicarbonil)amino)-3-metilbutanoato de (S)-(S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-1-oxohept-4-en-3-ilo (0,5 g, 0,88 mmol) en DMF (5 ml), se le añadió clorhidrato de 2-(aminometil)tiazol-4-carboxilato de terc-butilo (0,19 g, 0,88 mmol) y diisopropiletilamina (340 mg, 2,64 mmol), y se agitó la mezcla resultante a 10-15°C durante 3 horas. Entonces se añadió H2O (20 ml) y se extrajo la mezcla resultante con acetato de etilo (50 ml). Se separó la fase orgánica, se secó con sulfato de sodio anhidro y se concentró. Se purificó el producto en bruto mediante cromatografía en columna usando gel de sílice (éter de petróleo/acetato de etilo 2/1) para dar 0,40 g (80%) de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)tiazol-4-carboxilato de terc-butilo como un sólido blanco espumoso. 1H-RMN: (CDCl3, 400 MHz): 87,98 (s, 1H), 7,48 (sa, 1H), 7,13 (sa, 1H), 5,80 (m, 1H), 5,62 (m, 2H), 4,97 (s, 1H), 4,75 (d, J =5,9 Hz, 2H), 4,24 (t, J =6,7 Hz, 1H), 3,49 (t, J =6,7 Hz, 2H), 2,65 (d, J =4,9 Hz, 2H), 2,47 (q, J =6,7 Hz, 2H), 2,08 (m, 1H) 1,57 (s, 9H), 1,41(s, 9H), 0,92 (d, J =6,8 Hz, 3H), 0,87 (d, J =6,8 Hz, 3H).
Ejemplo 10: Preparación de 2-((amino)metil)tiazol-4-carboxilato de terc-butilo (compuesto XV) a partir de 2-(((tercbutoxicarbonil)amino)metil)tiazol-4-carboxilato de terc-butilo (compuesto XIV).
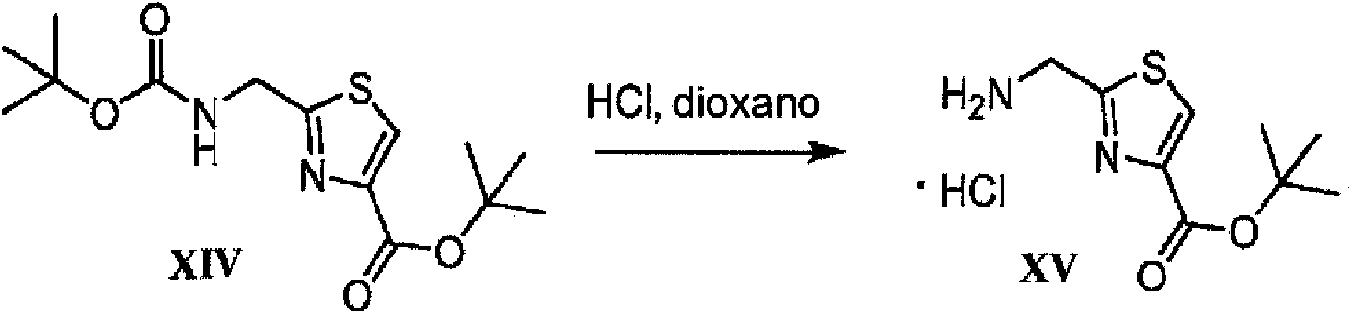
A una disolución de 20,0 g (0,064 mol) de 2-(((terc-butoxicarbonil)amino)metil)tiazol-4-carboxilato de terc-butilo en dioxano (160 ml) a temperatura ambiente se le añadieron 120 ml de HCl 4 M en dioxano. Tras agitar durante la noche a temperatura ambiente, se añadieron 160 ml de éter de petróleo y se filtró el precipitado resultante, se lavó con heptano y se secó a vacío para dar 15,9 g (100%) de clorhidrato de 2-(aminometil)tiazol-4-carboxilato de terc-butilo que se usó sin purificación adicional. 1H-RMN: (CD3OD, 400 MHz): 88,20 (s, 9H), 4,84 (sa, 1H), 4,13 (s, 2H), 1,61 (s, 9H).
Ejemplo 11: Preparación de 2-(((terc-butoxicarbonil)amino)metil)tiazol-4-carboxilato de terc-butilo (compuesto XIV) a partir de bromopiruvato de terc-butilo (compuesto XII) y (2-amino-2-tioxoetil)carbamato de terc-butilo (compuesto XIII).
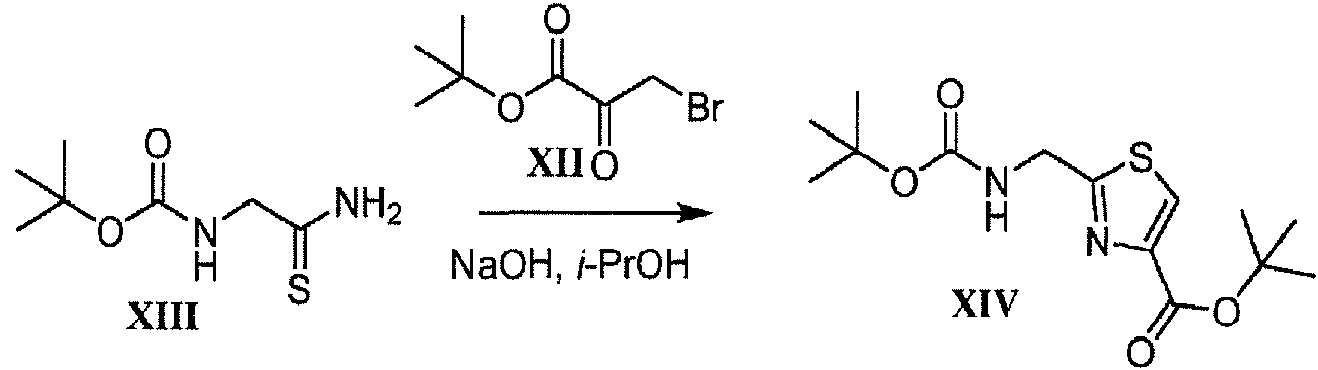
Se combinaron 28,0 g (0,126 mol) de bromopiruvato de etilo y 25,0 g (0,131 mol) de (2-amino-2-tioxoetil)carbamato de terc-butilo en isopropanol (250 ml). Se agitó la mezcla durante 16 h, momento en el que se añadieron 28,6 g de hidróxido de sodio acuoso al 20% seguido por 500 ml de H2O. Se extrajo el producto con EA (500 ml, 250 ml). Se lavó la fase orgánica con disolución de cloruro de sodio saturada, se secó con sulfato de sodio anhidro, se filtró y se secó. La cromatografía ultrarrápida usando gel de sílice (éter de petróleo/acetato de etilo 85/15) dio 32 g, el 72% de 2-(((tercbutoxicarbonil)amino)metil)tiazol-4-carboxilato de terc-butilo como un sólido blanco. 1H-RMN: (CD2Cl2, 400 MHz): 8 7,92 (s, 1H), 5,23 (sa, 1H), 1,37 (s, 9H), 1,53 (s, 9H)
Ejemplo 12: Preparación de (S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-3-hidroxihept-4-en-1-ona (compuesto XI) a partir de (S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-3-hidroxihept-4-en-1-ona (compuesto VI-B) y 2-(aminometil)tiazol-4-carboxilato de terc-butilo (compuesto XV).

A una disolución de (S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-3-hidroxihept-4-en-1-ona (10,0 g, 0,027 mol) en diclorometano (80 ml) se le añadió 2-(aminometil)tiazol-4-carboxilato de terc-butilo (8,0 g, 0,032 mol). Entonces se añadió gota a gota diisopropiletilamina (9,0 g, 0,07 mol) mientras se mantenía la temperatura entre 20-30°C. Tras la adición, se agitó la disolución resultante a temperatura ambiente durante 8 horas, momento en el que se añadió agua (80 ml). Se separaron las fases, y se extrajo la fase acuosa una vez con diclorometano (40 ml). Se lavaron las fases orgánicas combinadas con salmuera, se secaron con sulfato de sodio anhidro y se concentraron. Se disolvió el residuo en acetato de etilo (20 ml) y se filtró el sólido precipitado. Se concentraron las aguas madre, se disolvió el residuo en acetato de etilo (20 ml) y se filtró el sólido precipitado. Se secaron los sólidos combinados a vacío para dar 7,8 g (77%) de (S,E)-2-((7-cloro-3-hidroxihept-4-enamido)metil)tiazol-4-carboxilato de terc-butilo. Se obtuvieron 1,3 g adicionales de producto concentrando las aguas madre finales y purificando el residuo mediante cromatografía ultrarrápida con gel de sílice (éter de petróleo/diclorometano: 80/20-50/50). 1H-RMN: (CDCla, 400 MHz): 87,98 (s, 1H), 7,38 (ta, J =5,7 Hz, 1H), 5,72 (dt, J =15,6, 5,6 Hz, 1H), 5,61 (dd, J =15,6, 5,8 Hz, 1H), 4,75 (dq, J =15,6, 6,0 Hz, 2H), 4,54 (sa, 1H), 3,93 (s, 1H), 3,50 (t, J =6,8 Hz, 2H), 2,57-2,43 (m, 4H), 1,57 (s, 9H).
Ejemplo 13: Preparación de 2-((terc-butoxicarbonil)amino)-3-metilbutanoato de (S)-(S,E)-1-((R)-4-bencil-2-
tioxotiazolidin-3-il)-7-doro-1-oxohept-4-en-3-ilo (compuesto XVI) a partir de (S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-doro-3-hidroxihept-4-en-1-ona (compuesto XI) y ácido 2-((terc-butoxicarbonil)amino)acético (compuesto VII).
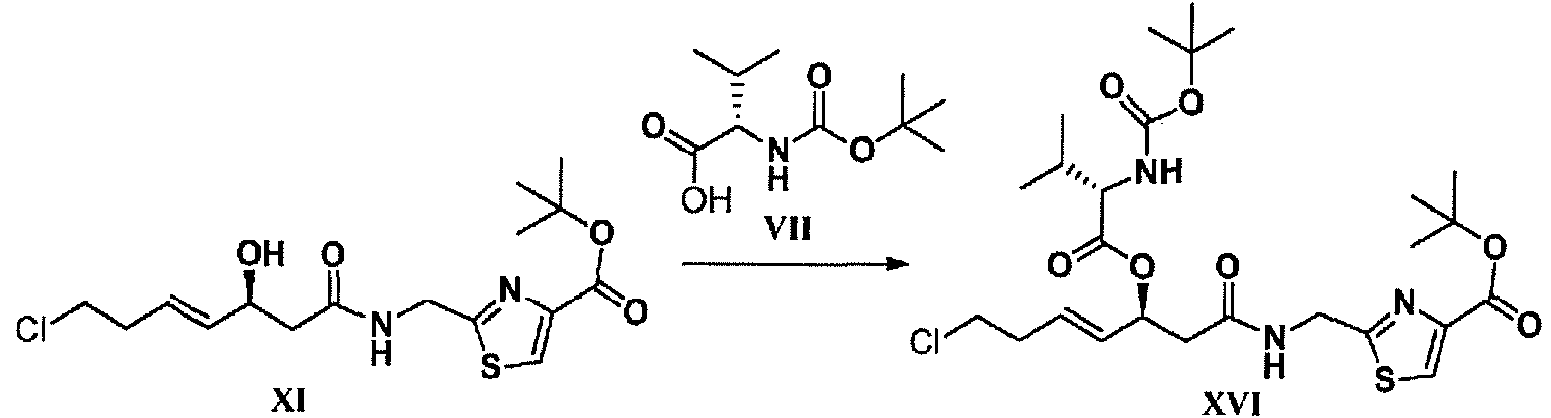
Se disolvieron (S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-3-hidroxihept-4-en-1-ona (17,0 g, 0,045 mol) y ácido (S)-2-((terc-butoxicarbonil)amino)-3-metilbutanoico (11,8, 0,045 mol) en diclorometano (250 ml), se enfrió la mezcla hasta 0-5°C y se añadieron dimetilaminopiridina (0,55 g, 4,5 mmol) y 1-etil-3-(3-dimetilaminopropil)carbodiimida (17,3 g, 0,054 mol). Se agitó la reacción a 0-5°C durante 20 horas, momento en el que se añadieron diclorometano (100 ml) y agua (200 ml). Se separó la fase orgánica y se lavó con agua (150 ml). Se secó la fase orgánica con sulfato de sodio anhidro y se concentró para dar 25,8 g (100%) de 2-((terc-butoxicarbonil)amino)-3-metilbutanoato de (S)-(S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-1-oxohept-4-en-3-ilo como un sólido espumoso que se usó sin purificación adicional. 1 H-RMN: (CD2Cl2, 400 MHz): 87,98 (s, 1H), 7,49 (sa, 1H), 7,13 (sa, 1H), 5,78 (m, 1H), 5,65 (m, 1H), 4,98 (s, 1H), 4,75 (d, J=2,8 Hz, 2H), 4,25 (t, J= 6,4Hz, 1H), 3,49 (t, J=6,8 Hz, 2H), 2,65 (d, J=6,8 Hz, 2H), 2,47 (q, J= 6,4Hz, 4H), 1,57 (s, 9H), 1,41 (s, 9H), 0,92 (d, J= 6,8 Hz, 3H) 0,88 (d, J= 6,8 Hz, 3H).
Ejemplo 14a: Preparación de (S,E)-7-cloro-3-hidroxi-1-((R)-4-isopropil-2-tioxotiazolidin-3-il)hept-4-en-1-ona (compuesto VI-A-1, tabla 2) a partir de (E)-5-cloropent-2-enal (compuesto IV) y (R)-1-(4-isopropil-2-tioxotiazolidin-3-il)etanona (compuesto V-A; tabla 2) (del esquema 3).

Se disolvió (R)-1-(4-isopropil-2-tioxotiazolidin-3-il)etanona (4,0 g, 19,6 mmol) en diclorometano (150 ml) y se enfrió hasta -40°C. Se añadió TiCU (6,0 g, 31,62 mmol) al tiempo que se mantenía la temperatura de la reacción por debajo de -40°C. Tras agitar durante 1 h, se añadió gota a gota diisopropiletilamina (4,1 g, 31,62 mmol) al tiempo que se mantenía la temperatura de la reacción entre -40 y -50°C. Tras la adición, se agitó la mezcla a -40°C durante 2 horas, momento en el que se enfrió la reacción hasta -78°C y se añadió lentamente gota a gota (E)-5-cloropent-2-enal (2,21 g, 18,6 mmol) en diclorometano (10 ml) al tiempo que se mantenía la temperatura de la reacción por debajo de -65°C. Tras la adición, se agitó la mezcla resultante a de -70 a -65°C durante 1 hora y luego se vertió en una mezcla de disolución de cloruro de amonio acuosa saturada (100 ml) y cloruro de sodio acuosa saturada (100 ml). Se extrajo la mezcla resultante dos veces con diclorometano (400 ml) y se lavaron las fases orgánicas combinadas con disolución de cloruro de sodio acuosa saturada (100 ml) y se concentraron hasta sequedad. La purificación mediante cromatografía en columna dio 4,8 g (80%) de (S,E)-7-cloro-3-hidroxi-1-((R)-4-isopropil-2-tioxotiazolidin-3-il)hept-4-en-1-ona (compuesto VI-A, tabla 2). 1H-RMN: (CDCla, 400 MHz): 85,76(dt, J =15,6, 6,5 Hz, 1H), 5,66 (dd, J =15,6, 5,6 Hz, 1H), 5,15 (t, J =7,0 Hz, 1H), 4,65 (m, 1H), 3,64 (dd, J =17,6, 3,0 Hz, 1H), 3,56-3,50 (m, 3H), 3,29 (dd, J =17,7, 8,8 Hz, 1H) 3,03 (d, J =11,5 Hz, 1H), 2,90 (sa, 1H), 2,51 (q, J =6,8 Hz, 2H), 2,36 (m, 1H), 1,06 (d, J =6,8 Hz, 3H), 0,98 (d, J =6,9 Hz, 3H).
Ejemplo 14b: Preparación de (S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-3-hidroxihept-4-en-1-ona (compuesto VI-B-1; tabla 2) a partir de (E)-5-cloropent-2-enal (compuesto IV) y (R)-1-(4-bencil-2-tioxotiazolidin-3-il)etanona (compuesto V-B) (del esquema 3).
Se disolvió (R)-1-(4-bencil-2-tioxotiazolidin-3-il)etanona (36 g, 0,143 mol) en diclorometano (1 l) y se enfrió hasta -40°C. Se añadió TiCl4 (29 g, 0,153 mol) al tiempo que se mantenía la temperatura de la reacción por debajo de -40°C. Tras agitar durante 1 h, se añadió gota a gota diisopropiletilamina (20 g, 0,153 mol) al tiempo que se mantenía la temperatura de la reacción entre -40 y -50°C. Tras la adición, se agitó la mezcla a -40°C durante 2 horas, momento en el que se enfrió la reacción hasta -78°C y se añadió lentamente gota a gota (E)-5-cloropent-2-enal (10,0 g, 0,084 mol) en diclorometano (40 ml) al tiempo que se mantenía la temperatura de la reacción por debajo de -65°C. Tras la adición, se agitó la mezcla resultante a de -70 a -65°C durante 1 hora y luego se vertió en una mezcla de disolución de cloruro de amonio acuosa saturada (500 ml) y cloruro de sodio acuosa saturada (500 ml). Se extrajo la mezcla resultante dos veces con diclorometano (400 ml) y se lavaron las fases orgánicas combinadas con disolución de cloruro de sodio acuosa saturada (500 ml) y se concentró hasta sequedad. Se añadió acetato de etilo (50 ml) al residuo, seguido por una adición lenta de éter de petróleo (150 ml). Se recogió el sólido precipitado mediante filtración y se concentraron las aguas madre. Se añadió acetato de etilo (50 ml) al residuo, seguido por una adición lenta de éter de petróleo (150 ml). Se recogió el sólido precipitado mediante filtración, combinado con el primer lote de sólido recogido y se secó a vacío para dar 22 g (71%) de (S,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-3-hidroxihept-4-en-1-ona (compuesto VI-B-1, tabla 2) que contenía el 2% del diastereómero minoritario (R,E)-1-((R)-4-bencil-2-tioxotiazolidin-3-il)-7-cloro-3-hidroxihept-4-en-1-ona (compuesto VI-B, tabla 2). 1H-RMN: (CDCla, 400 MHz): 87,38-7,27 (m, 5H), 5,78 (dt, 1H, J =16,1, 6,3 Hz, 1H), 5,69 (dd, J =15,5, 5,6 Hz, 1H), 5,39 (ddd, J = 10,4, 6,9, 3,8Hz, 1H), 4,68 (m, 1H), 3,65 (dd, J =17,7, 2,9 Hz, 1H), 3,57 (t, J =6,8 Hz, 2H), 3,41 (dd, J = 11,5, 7,2Hz, 1H), 3,31 (dd, J =17,7, 8,9Hz, 1H), 3,23 (dd, J =13,2, 3,9 Hz, 1H), 3,05 (dd, J =13,2, 10,5 Hz, 1H), 2,91 (d, J =11,6 Hz, 1H), 2,81 (d, J =4,4 Hz, 1H), 2,54 (q, J =6,7 Hz, 2H).
Ejemplo 15: Preparación de (E)-5-cloropent-2-enal (compuesto IV) a partir de 4-cloro-but-1-eno (compuesto I) y crotonaldehído (compuesto II).

Se combinaron 4-cloro-but-1-eno (20 g, 0,22 mol), crotonaldehído (23 g, 1,5 eq.) y CuI (2,5 g, 0,06 eq.) en diclorometano (400 ml) y se añadió (1,3-bis(2,4,6-trimetilfenil)-2-imidazolidiniliden)dicloro(fenilmetilen)(triciclohexilfosfina)rutenio) (catalizador de metátesis de olefina de Grubbs de 2a generación) (0,011 mol, 0,93 g, el 0,5% en moles) en una porción al tiempo que se purgaba con nitrógeno. Se calentó la mezcla hasta reflujo a 40°C durante 16 horas con agitación, momento en el que el análisis de la reacción mediante 1H-RMN indicó el 65-70% de conversión. Entonces se enfrió la mezcla de reacción, se filtró y se concentró. Se disolvió el residuo en diclorometano (150 ml) y se evaporó el diclorometano a vacío para eliminar el material de partida sin reaccionar. Se repitió esto 4 veces. Se usó el producto así producido en reacciones de condensación de aldol posteriores sin ninguna purificación adicional. Se obtuvo una muestra analíticamente pura por medio de cromatografía ultrarrápida usando gel de sílice (éter de petróleo/diclorometano 50/50). 1H-RMN: (CD2O 2, 400 MHz): 89,51 (d, J =8,0 Hz, 1H), 6,82 (dt, J =15,6, 6,8 Hz, 1H), 6,16 (ddt, J=15,6, 6 ,8 , 1,6 Hz, 1H), 3,68 (t, J = 6,4 Hz, 2H), 2,78 (qd, J = 5,2, 1,2 Hz, 2H)
Ejemplo 16: Preparación de (E)-5-cloropent-2-en-1-ol (compuesto III) a partir de 4-cloro-but-1-eno (compuesto I) y (E)-but-2-eno-1,4-diol (compuesto II del esquema 1 ).

Se combinaron 4-cloro-but-1 -eno (3,4 g, 0,037 mol), (E)-but-2-eno-1,4-diol (5,0 g, 0,055 mol) y CuI (0,42 g, 2,22 mmol) en diclorometano (70 ml) y se añadió 1,3-bis(2,4,6-trimetilfenil)-2-imidazolidiniliden)dicloro(fenilmetilen)(triciclohexilfosfina)rutenio (catalizador de metátesis de olefina de Grubbs de 2a generación) (0,185 mmol, 0,157 g) en una porción al tiempo que se purgaba con nitrógeno. Se calentó la mezcla hasta reflujo a 40°C durante 16 horas con agitación, momento en el que el análisis de la reacción mediante 1H-RMN indicó el 82% de conversión. Entonces se enfrió la mezcla de reacción, se filtró y se concentró para dar (E)-5-cloropent-2-en-1-ol que se usó directamente en la siguiente reacción. 1H-RMN: (DMSO-d6, 400 MHz): 85,69-5,52 (m, 2H), 4,70 (t, J=5,4Hz, 1H), 3,91 (m, 2H), 3,64 (t, J = 6,8 Hz, 2H), 2,54 (m, 2H).
Ejemplo 17: Preparación de (E)-5-cloropent-2-en-1-al (compuesto IV) a partir de (E)-5-cloropent-2-en-1-ol (compuesto III). 
A una disolución de (E)-5-cloropent-2-en-1-ol (0,40 g, 3,33 mmol) en diclorometano (5 ml) se le añadió dióxido de manganeso (0,87 g, 10,0 mmol) y se agitó la mezcla resultante a temperatura ambiente durante 20 horas. Entonces se filtró la mezcla y se concentró para dar (E)-5-cloropent-2-en-1-al (el 90% de conversión basándose en 1H-RMN).
1H-RMN: (CD2O 2, 400 MHz): 89,51 (d, J =8,0 Hz, 1H), 6,82 (dt, J =15,6, 6,8 Hz, 1H), 6,16 (ddt, J =15,6, 6 ,8 , 1,6 Hz, 1H), 3,68 (t, J = 6,4 Hz, 2H), 2,78 (qd, J = 5,2, 1,2 Hz, 2H)
Ejemplo 18: Preparación de octanotioato de S-((E)-4-((5R,8S,11S)-8-isopropil-5-metil-6,9,13-trioxo-10-oxa-3,17-ditia-7,14,19,20-tetraazatriciclo[14.2.1.12.5]icosa-1(18),2(20),16(19)-trien-11 -il)but-3-en-1-ilo) (largazol, un compuesto de fórmula (2)) a partir de (5R,8S,11S)-11-((E)-4-clorobut-1-en-1-il)-8-isopropil-5-metil-10-oxa-3,17-ditia-7,14,19,20-tetraazatriciclo[14.2.1.12.5]icosa-1(18),2(20),16(19)-trieno-6,9,13-triona (compuesto XXIX).

Se disolvieron (5R,8S,11S)-11-((E)-4-clorobut-1-en-1-il)-8-isopropil-5-metil-10-oxa-3,17-ditia-7,14,19,20-tetraazatriciclo[14.2.1.12.5]icosa-1(18),2(20),16(19)-trieno-6,9,13-triona (compuesto XXIX) (0,23 g, 0,46 mmol), S-ácido octanotioico (0,44 g, 2,75 mmol), carbonato de potasio (0,40 g, 2,90 mmol) y yoduro de potasio (0,067 g, 0,41 mmol) en acetonitrilo (20 ml) a temperatura ambiente. Se agitó la mezcla a temperatura ambiente bajo nitrógeno durante 16 horas. Se filtró la mezcla, se concentró y se purificó mediante cromatografía de gel de sílice preparativa (diclorometano/metanol 50/1) para dar 0,12 g, (42%) de octanotioato de S-((E)-4-((5R,8S,11S)-8-isopropil-5-metil-6,9,13-trioxo-10-oxa-3,17-ditia-7,14,19,20-tetraazatriciclo[14.2.1.12.5]icosa-1(18),2(20),16(19)-trien-11 -il)but-3-en-1 -ilo) como un sólido blanco. 1H-RMN: (CDCla, 400 MHz): 87,76 (s, 1H), 7,16 (d, J =9,4 Hz, 1H), 6,43 (d, J =10,4 Hz, 1H), 5,83 (dt, J =15,8, 7,3 Hz, 1H), 5,66 (m, 1H), 5,51 (dd, J =15,5, 6,9 Hz, 1H), 5,29 (dd, J =17,7, 9,3 Hz, 1H), 4,60 (dd, J =9,4, 3,3 Hz, 1H), 4,27 (dd, J =17,6, 3,0 Hz, 1H), 4,04 (d, J =11,4 Hz, 1H), 3,28 (d, J =11,4 Hz, 1H), 2,90 (t, J =7,2 Hz, 2H), 2,87 (dd, J =16,4, 10,4 Hz, 1H), 2,68 (dd, J =16,3, 2,7 Hz, 1H), 2,53 (t, J =7,5 Hz, 1H), 2,31 (q, J =7,0 Hz, 2H), 2,11 (m, 1H), 1,87 (s, 3H), 1,62 (m, 2H), 1,27 (m, 8 H), 0,87 (m, 3H), 0,69 (d, J =6,7 Hz, 3H), 0,51 (d, J =6,8 Hz, 3H).
Ejemplo 19: Preparación de (5R,8S,11S)-11-((E)-4-clorobut-1-en-1-il)-8-isopropil-5-metil-10-oxa-3,17-ditia-7,14,19,20-tetraazatriciclo[14.2.1.12,5]icosa-1(18),2(20),16(19)-trieno-6,9,13-triona (compuesto XXIX) a partir de ácido (R)-2'-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)-4-metil-4,5-dihidro-[2,4'-bitiazol]-4-carboxílico (compuesto XXVII).

Se disolvió ácido (R)-2'-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)-4-metil-4,5-dihidro-[2,4'-bitiazol]-4-carboxílico (compuesto XXVII) (1,5 g, 2,4 mmol) en diclorometano (20 ml), y se añadió ácido trifluoroacético (2,9 g, 25,4 mmol) mientras se agitaba a 20-25°C. Tras agitar la mezcla resultante a 20-25°C durante 3 horas, se añadió una alícuota adicional de ácido trifluoroacético (0,80 g, 7,0 mmol) y se agitó la mezcla resultante durante 3,5 horas adicionales, momento en el que se determinó que la reacción se completó mediante HPLC. A la mezcla de reacción en bruto que contenía sal de ácido trifluoroacético de ácido (R)-2'-(((S,E)-3-(((S)-2-amino-3-metilbutanoil)oxi)-7-clorohept-4-enamido)metil)-4-metil-4,5-dihidro-[2,4'-bitiazol]-4-carboxílico (compuesto XXVIII) se le añadió diisopropiletilamina (4,7 g, 41,2 mmol). Entonces se añadió lentamente
gota a gota la mezcla resultante a lo largo de un periodo de 5-6 horas a una disolución preformada de HATU (2,9 g, 7,63 mmol) disuelto en acetonitrilo (50 ml) a 0~5°C. Tras la adición, se agitó la mezcla a 0~5°C durante 2 horas adicionales, momento en el que se añadió agua (100 ml). Tras la separación de fases, se extrajo la fase acuosa dos veces con acetato de etilo (50 ml), y se lavaron las fases orgánicas combinadas con salmuera, se secaron con sulfato de sodio anhidro y se concentraron. La cromatografía ultrarrápida con gel de sílice (diclorometano/metanol 40/1) proporcionó (5R,8S,11S)-11-((E)-4-clorobut-1-en-1-il)-8-isopropil-5-metil-10-oxa-3,17-ditia-7,14,19,20-tetraazatriciclo[14.2.1.12,5]icosa-1(18),2(20),16(19)-trieno-6,9,13-triona (0,26 g) como un sólido blanco (23% globalmente a partir del compuesto XXVII). 1H-RMN: (CDCla, 400 MHz): 87,76 (s, 1H), 7,19 (d, J =7,4 Hz, 1H), 6,49 (d, J =8,6 Hz, 1H), 5,89 (dt, J =15,7, 7,3 Hz, 1H), 5,70 (m, 1H), 5,60 (dd, J =15,6, 6,5 Hz, 1H), 5,28 (dd, J =17,0, 9,1 Hz, 1H), 4,61 (dd, J =9,0, 3,5 Hz, 1H), 4,27 (dd, J =17,5, 2,9 Hz, 1H), 4,04 (d, J =11,2 Hz, 1H), 3,54 (t, J =6,6 Hz, 2H), 3,28 (d, J =11,3 Hz, 1H), 2,85 (m, 1H), 2,72(dd, J =16,3, 2,7 Hz, 1H), 2,51 (q, J =6,7 Hz, 2H), 2,10 (m, 1H), 1,86 (s, 3H), 0,70 (d, J =6,9 Hz, 3H), 0,53 (d, J =6,8 Hz, 3H).
Ejemplo 20: Preparación de ácido (R)-2'-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)-4-metil-4,5-dihidro-[2,4'-bitiazol]-4-carboxílico (compuesto XXVII) a partir de 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)tiazol-4-carboxiiato (compuesto VIII) y ácido (R)-2'-(aminometil)-4-metil-4,5-dihidro-[2,4'-bitiazol]-4-carboxílico (compuesto XXVI).

Se añadió 2-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)tiazol-4-carboxilato de terc-butilo (compuesto VIII) (1,0 g, 1,8 mmol) a una disolución preformada de sal de ácido trifluoroacético de ácido (R)-2'-(aminometil)-4-metil-4,5-dihidro-[2,4'-bitiazol]-4-carboxílico (compuesto XXVI) (0,51 g, 2,0 mmol) (preparada por medio de una modificación del método descrito en: Xiao, Q. et al., Journal of Asian Natural Products Research, (2010), 12:11, 940) y diisopropiletilamina (2,5 g, 0,025 mmol) en diclorometano (10 ml). Tras agitar a 25°C durante 16 horas, se añadió H2O (20 ml) y se separaron las fases. Se extrajo la fase acuosa con diclorometano (20 ml) una vez, y se secaron las fases orgánicas combinadas con sulfato de sodio anhidro, se filtraron y se concentraron. La purificación mediante cromatografía ultrarrápida (diclorometano/MeOH = 40:1 ^ 10:1) proporcionó 1,6 g (88%) de ácido (R)-2'-((5S,8S)-5-((E)-4-clorobut-1-en-1-il)-8-isopropil-12,12-dimetil-3,7,10-trioxo-6,11-dioxa-2,9-diazatridecil)-4-metil-4,5-dihidro-[2,4'-bitiazol]-4-carboxílico como una espuma. Espec. de masas (m/z): 617,9
Los siguientes párrafos numerados se dan a conocer en el presente documento.
Párrafo 1. Un método para preparar un compuesto de fórmula (1)

o una sal farmacéuticamente aceptable del mismo,
en la que:
X, Y y Z son independientemente carbono o nitrógeno, o alternativamente, Y es un enlace directo y X y Z son independientemente carbono, nitrógeno, oxígeno o azufre;
R1 y R2 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R1 y R2 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2Rgy -C(O)NR8R9;
R3 y R4 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R3 y R4 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;
R5 y R6 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R5 y R6 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;
R7 se selecciona independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 en los que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;
R8 y R9 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R8 y R9 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11, -NR^C(O)Rn, -NR^C(O)ORn y -C(O)NR10R11;
R10 y R11 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R10 y R11 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7;
L es SR12;
R12 se selecciona independientemente del grupo que consiste en H, trifenilmetilo, C(O)R13, CO2R13, C(O)NR13R14, C(O)CR13R14NR13R14, aminoácido, P(O)(OR15)2 y SR16;
R13 y R14 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo y heteroarilo, o R13y R14 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11 y -NR10C(O)Rn, en los que R10 y R11 son tal como se definieron anteriormente;
R15 es terc-butilo o -(CH2)2Si(CH3)3;
R16 es alquilo C1-C10 o cicloalquilo C3-C7; y
n es 2 o 3;
que comprende
la conversión del alcohol (VI-A)

en el que TDx es un auxiliar quiral,
en carbamato (VIII-A)

en el que R18 se selecciona del grupo que consiste en -CH2CH2Si(CH3)3, (9H-fluoren-9-il)metilo y terc-butilo; y n, R5, R6 y TDx se definen como anteriormente;
mediante reacción del alcohol (VI-A) con el aminoácido protegido (VII)

en el que R5, R6 y R18 son tal como se definieron anteriormente, seguido por
reacción del carbamato (VIII-A) con el compuesto heterocíclico (IX)

en el que R19 se selecciona del grupo que consiste en -CH2CH2Si(CH3)3, (9H-fluoren-9-il)metilo y terc-butilo; y n, X, Y y Z son tal como se definieron anteriormente, para proporcionar el compuesto (X-A)

en el que n, R1, R2, R5, R6, R7, R18, R19, X, Y y Z son tal como se definieron anteriormente, seguido por
la eliminación selectiva del grupo protector de carbamato del compuesto (X-A) para proporcionar la amina (XVII-A)

en la que n, R1, R2, R5, R6, R7, R19, X, Y y Z son tal como se definieron anteriormente, seguido por
reacción del compuesto (XVII-A) con el aminoácido protegido (VII-A)
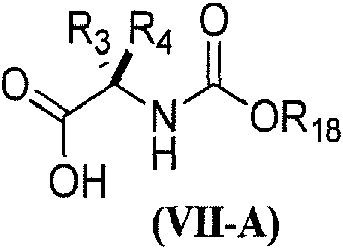
en el que R3, R4 y R18 son tal como se definieron anteriormente;
para proporcionar la amida (XVIII-A)

en la que n, R1 a R7, R18, R19, X, Y y Z son tal como se definieron anteriormente, seguido por
desprotección de la amida (XVIII-A) para dar el compuesto (XIX-A)
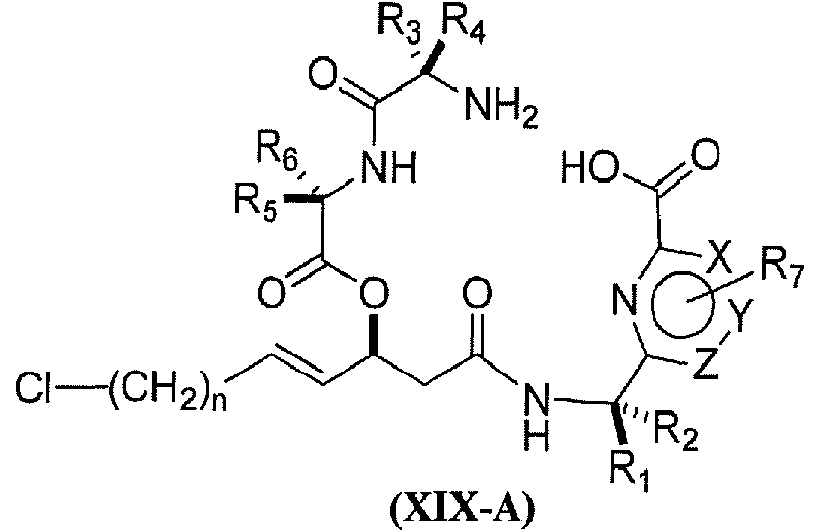
en el que n, R1 a R7, X, Y y Z son tal como se definieron anteriormente, seguido por
cierre de anillo para dar el compuesto (XX-A)

reacción de (XX-A) con R12-SH para proporcionar un compuesto de fórmula (1).
Párrafo 2. El método según el párrafo tiazol o un oxazol.
Párrafo 3. El método según el párrafo tiazol.
Párrafo 4. El método según el párrafo 1, en el que R5 es H y R6 se selecciona del grupo que consiste en H, isopropilo y metilo.
Párrafo 5. El método según el párrafo 1, en el que R5 es H y R6 es isopropilo.
Párrafo 6. El método según el párrafo 1, en el que R-|2 es C(O)-alquilo C7.
Párrafo 7. El método según el párrafo 1, en el que R12 es C(O)(CH2)6CH3.
Párrafo 8. El método según el párrafo 1, en el que R3 y R4 son metilo.
Párrafo 9. El método según el párrafo 1, en el que el compuesto de fórmula (1) es

P árra fo 10. El m é todo según el pá rra fo 1, en el que el co m p u e s to de fó rm u la (1 ) es

Párrafo 11. El método según el párrafo 1, en el que R12 es C(O)CRi3Ri4NRi3Ri4.
Párrafo 12. Un método para preparar un compuesto de fórmula (2)

o una sal farmacéuticamente aceptable del mismo,
en la que:
X, Y y Z son independientemente carbono o nitrógeno, o alternativamente, en la que Y es un enlace directo y X y Z son independientemente carbono, nitrógeno, oxígeno o azufre;
R1 y R2 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R1 y R2 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)Rg, NR8C(O)ORg, -NR8CO2Rgy -C(O)NR8R9;
R3 se selecciona del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, en los que el alquilo C1-C10 y cicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)Rg, -NR8C(O)ORg, -NR8CO2R9 y -C(O)NR8R9;
R5 y R6 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R5 y R6 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, -NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;
R7 se selecciona independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 en los que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;
R8 y R9 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R8 y R9 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -Co Oh , -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11, -NR^C(O)Rn, -NR^C(O)ORn y
-C(O)NRioRii;
Rio y Rii se seleccionan independientemente del grupo que consiste en H, alquilo Ci-Cio y cicloalquilo C3-C7, o Rio y R11 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7; y
Ri3 se selecciona del grupo que consiste en alquilo Ci-Cio, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo y heteroarilo, en los que el alquilo Ci-Cio, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo Ci-Cio, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo Ci-Cio, -O-arilo, -O-heteroarilo, -NRioRii y -NRioC(O)Rii, en los que Rio y Rii se definen como anteriormente,
que comprende
la reacción del carbamato (VIII)

en el que Ri8 se selecciona del grupo que consiste en -CH2CH2Si(CH3)3, (9H-fluoren-9-il)metilo y terc-butilo; TDx es un auxiliar quiral; y R5 y R6 se definen como anteriormente;
con el compuesto heterocíclico (XXVI)

en el que Ri, R2, R3, R7, X, Y y Z son tal como se definieron anteriormente, para proporcionar el compuesto (XXVII)

en el que Ri, R2, R3, R5, R6, R7, Ri8, X, Y y Z son tal como se definieron anteriormente, seguido por
la eliminación del grupo protector de carbamato del compuesto (XXVII) para proporcionar la amina (XXVIII)

en la que Ri, R2, R3, R5, R6, R7, X, Y y Z son tal como se definieron anteriormente, seguido por el cierre del anillo para proporcionar la amida (XXIX)

en la que R1, R2, R3, R5, R6, R7, X, Y y Z son tal como se definieron anteriormente, seguido por la reacción de (XXIX) con R13-SH (XXI)
O
v13 A SH
(XXI)
en el que R13 es tal como se definió anteriormente,
para proporcionar un compuesto de fórmula (2 ).

Párrafo 14. El método según el párrafo 12, en el que R5 es H y R6 es isopropilo.
Párrafo 15. El método según el párrafo 12, en el que R13 es -(CH2)6CH3.
Párrafo 16. El método según el párrafo 12, en el que R1 y R2 son H.
P árra fo 17. El m é todo según el pá rra fo 12, en el que el co m p u e s to de fó rm u la (2) es

Claims (1)
- REIVINDICACIONESCompuesto de tioéster de fórmula (XXV)
 o una sal farmacéuticamente aceptable del mismo,en la que:R1 y R2 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R1 y R2 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)Rg, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;R3 y R4 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R3 y R4 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;R5 y R6 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R5 y R6 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR8R9, -NR8C(O)R9, NR8C(O)OR9, -NR8CO2R9 y -C(O)NR8R9;R8 y R9 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R8 y R9 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterociclocloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, -O-arilo, -O-heteroarilo, -NR10R11, -NR10C(O)Rn, -NR10C(O)ORn y -C(O)NR^Rn;R10 y R11 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10 y cicloalquilo C3-C7, o R10 y R11 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7; yR13 y R14 se seleccionan independientemente del grupo que consiste en H, alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo y heteroarilo, o R13 y R14 tomados juntos forman un cicloalquilo C3-C7 o heterocicloalquilo C3-C7 en el que el alquilo C1-C10, cicloalquilo C3-C7 y heterocicloalquilo C3-C7 están sustituidos opcionalmente con uno o más sustituyentes seleccionados del grupo que consiste en alquilo C1-C10, cicloalquilo C3-C7, heterocicloalquilo C3-C7, arilo, heteroarilo, halo, hidroxilo, -CN, -COOH, -CF3, -OCH2F, -OCHF2, -O-alquilo C1-C10, O-arilo, O-heteroarilo, -NR10R11 y -NR^C(O)Rn, en los que R10 y R11 son tal como se definieron anteriormente.Compuesto de tioéster según la reivindicación 1, donde el compuesto existe como una sal farmacéuticamente aceptable.3. Compuesto de tioéster según la reivindicación 1 que tiene la siguiente fórmula:
 o una sal farmacéuticamente aceptable del mismo.4. Compuesto de tioéster según la reivindicación 3, donde el compuesto existe como una sal farmacéuticamente aceptable.5. Compuesto de tioéster según la reivindicación 4, donde la sal farmacéuticamente aceptable es una sal de clorhidrato.6. Compuesto de tioéster según la reivindicación 4, donde la sal farmacéuticamente aceptable es una sal de bencenosulfonato.7. Compuesto según una cualquiera de las reivindicaciones 1 a 6 para su uso en medicina.8. Compuesto según una cualquiera de las reivindicaciones 1 a 6 para su uso en el tratamiento de un trastorno mediado por inhibición de histona deacetilasa, en el que el trastorno se selecciona del grupo que consiste en cáncer, enfermedades inflamatorias, enfermedades autoinmunitarias, enfermedades alérgicas y enfermedades del sistema nervioso central.9. Procedimiento para la preparación del compuesto según una cualquiera de las reivindicaciones 1 a 6 , que comprende la reacción de un compuesto de fórmula XX
 con una base y un compuesto de fórmula XXIII
 para fo rm a r un co m p u e s to de fó rm u la X X IVĊ
 y luego tratar el compuesto de fórmula XXIV con un ácido para formar el compuesto de fórmula XXV.
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201462003369P | 2014-05-27 | 2014-05-27 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2866104T3 true ES2866104T3 (es) | 2021-10-19 |
Family
ID=54699686
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES19185579T Active ES2866104T3 (es) | 2014-05-27 | 2015-05-27 | Procedimiento para la preparación de depsipéptidos cíclicos |
Country Status (13)
| Country | Link |
|---|---|
| US (5) | US10100089B2 (es) |
| EP (2) | EP3148540B1 (es) |
| JP (4) | JP6522120B2 (es) |
| KR (3) | KR102432263B1 (es) |
| CN (2) | CN106456613B (es) |
| CA (1) | CA2950315C (es) |
| DK (1) | DK3578179T3 (es) |
| ES (1) | ES2866104T3 (es) |
| HU (1) | HUE053677T2 (es) |
| PL (1) | PL3578179T3 (es) |
| PT (2) | PT3578179T (es) |
| TW (4) | TWI837833B (es) |
| WO (1) | WO2015183897A1 (es) |
Families Citing this family (6)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CN106456613B (zh) * | 2014-05-27 | 2019-07-09 | 恩库勒公司 | 制备环缩肽的方法 |
| US11203602B2 (en) * | 2016-05-20 | 2021-12-21 | Onkure, Inc. | Thioester prodrugs of macrocycles as inhibitors of histone deacetylases |
| CN109134512B (zh) * | 2017-06-16 | 2021-07-02 | 复旦大学 | C-18位氟代的Laragzole类似物、其制备方法和制备抗肿瘤剂的用途 |
| CN109134511B (zh) * | 2017-06-16 | 2021-07-02 | 复旦大学 | C19位氟代的Largazole类似物、其制备方法和用途 |
| US11643438B2 (en) | 2018-07-20 | 2023-05-09 | The Board Of Regents Of The University Of Oklahoma | Antimicrobial peptides and methods of use |
| CA3205814A1 (en) * | 2020-12-21 | 2022-06-30 | Colorado State University Research Foundation | Synthesis of structural analogs of largazole and associated compounds |
Family Cites Families (9)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2008533053A (ja) * | 2005-03-11 | 2008-08-21 | ザ リージェンツ オブ ザ ユニバーシティ オブ コロラド | ヒストン脱アセチル化酵素阻害剤は、がん細胞を上皮増殖因子受容体阻害剤に対して感受性にする |
| US8759512B2 (en) * | 2008-02-24 | 2014-06-24 | University Of Florida Research Foundation, Inc. | Methods of preparation of macrocyclic compounds |
| US8217076B2 (en) | 2008-07-17 | 2012-07-10 | Colorado State University Research Foundation | Method for preparing largazole analogs and uses thereof |
| CN101781321B (zh) * | 2010-02-08 | 2012-12-26 | 中国科学院广州生物医药与健康研究院 | 拉格唑拉(Largazole)及其类似物的合成方法 |
| PL2575467T3 (pl) * | 2010-05-27 | 2017-10-31 | Univ Colorado Regents | Związki makrocykliczne użyteczne jako inhibitory deacetylaz histonowych |
| CN102391359B (zh) | 2011-11-17 | 2014-07-16 | 南京优科生物医药研究有限公司 | 组蛋白去乙酰化酶抑制剂及其合成方法和制药用途 |
| WO2013148324A1 (en) * | 2012-03-26 | 2013-10-03 | The Regents Of The University Of California | Anti-cancer polyketide compounds |
| CN103232474A (zh) * | 2013-04-16 | 2013-08-07 | 中国药科大学 | 组蛋白去乙酰化酶抑制剂 |
| CN106456613B (zh) * | 2014-05-27 | 2019-07-09 | 恩库勒公司 | 制备环缩肽的方法 |
-
2015
- 2015-05-27 CN CN201580027121.8A patent/CN106456613B/zh active Active
- 2015-05-27 WO PCT/US2015/032590 patent/WO2015183897A1/en not_active Ceased
- 2015-05-27 EP EP15800006.7A patent/EP3148540B1/en active Active
- 2015-05-27 CN CN201910227308.2A patent/CN110156874B/zh active Active
- 2015-05-27 PT PT191855790T patent/PT3578179T/pt unknown
- 2015-05-27 TW TW111135538A patent/TWI837833B/zh active
- 2015-05-27 US US15/313,800 patent/US10100089B2/en active Active
- 2015-05-27 KR KR1020227005999A patent/KR102432263B1/ko active Active
- 2015-05-27 CA CA2950315A patent/CA2950315C/en active Active
- 2015-05-27 JP JP2017514999A patent/JP6522120B2/ja active Active
- 2015-05-27 EP EP19185579.0A patent/EP3578179B1/en active Active
- 2015-05-27 HU HUE19185579A patent/HUE053677T2/hu unknown
- 2015-05-27 PT PT158000067T patent/PT3148540T/pt unknown
- 2015-05-27 TW TW108116572A patent/TWI711627B/zh active
- 2015-05-27 DK DK19185579.0T patent/DK3578179T3/da active
- 2015-05-27 PL PL19185579T patent/PL3578179T3/pl unknown
- 2015-05-27 KR KR1020207014187A patent/KR102368235B1/ko active Active
- 2015-05-27 TW TW104117108A patent/TWI683823B/zh active
- 2015-05-27 TW TW109138257A patent/TWI775203B/zh active
- 2015-05-27 ES ES19185579T patent/ES2866104T3/es active Active
- 2015-05-27 KR KR1020167036444A patent/KR102366527B1/ko active Active
-
2018
- 2018-09-11 US US16/127,399 patent/US10689419B2/en active Active
-
2019
- 2019-03-12 JP JP2019044425A patent/JP6892471B2/ja active Active
-
2020
- 2020-02-04 US US16/781,233 patent/US11053284B2/en active Active
-
2021
- 2021-01-15 JP JP2021004695A patent/JP7033677B2/ja active Active
- 2021-06-07 US US17/340,731 patent/US11739123B2/en active Active
-
2022
- 2022-02-28 JP JP2022029025A patent/JP7269398B2/ja active Active
-
2023
- 2023-07-14 US US18/222,170 patent/US12252511B2/en active Active
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7269398B2 (ja) | 環状デプシペプチドの調製方法 | |
| ES2878023T3 (es) | Derivados de hemiasterlina para conjugación y terapia | |
| ES2940641T9 (es) | Compuestos que inhiben la proteína MCL-1 | |
| HK40013091B (en) | Cyclic depsipeptide compounds | |
| HK40013091A (zh) | 环缩肽化合物 | |
| HK1229723A1 (en) | Process for the preparation of cyclic depsipeptides | |
| HK1229723B (en) | Process for the preparation of cyclic depsipeptides | |
| CN106478564A (zh) | 组织蛋白酶k抑制剂及其用途 |