ES2871821T3 - Inhibidores de heteroarilo de PDE4 - Google Patents
Inhibidores de heteroarilo de PDE4 Download PDFInfo
- Publication number
- ES2871821T3 ES2871821T3 ES13848739T ES13848739T ES2871821T3 ES 2871821 T3 ES2871821 T3 ES 2871821T3 ES 13848739 T ES13848739 T ES 13848739T ES 13848739 T ES13848739 T ES 13848739T ES 2871821 T3 ES2871821 T3 ES 2871821T3
- Authority
- ES
- Spain
- Prior art keywords
- methyl
- mmol
- compounds
- phenyl
- administration
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 239000003112 inhibitor Substances 0.000 title description 15
- 125000001072 heteroaryl group Chemical group 0.000 title description 2
- 101100296720 Dictyostelium discoideum Pde4 gene Proteins 0.000 title 1
- 101100082610 Plasmodium falciparum (isolate 3D7) PDEdelta gene Proteins 0.000 title 1
- 150000001875 compounds Chemical class 0.000 claims abstract description 229
- 239000003814 drug Substances 0.000 claims description 53
- 150000003839 salts Chemical class 0.000 claims description 51
- 238000011282 treatment Methods 0.000 claims description 21
- 239000008194 pharmaceutical composition Substances 0.000 claims description 15
- 239000003937 drug carrier Substances 0.000 claims description 5
- 230000037410 cognitive enhancement Effects 0.000 claims 1
- 239000000203 mixture Substances 0.000 description 210
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 180
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 135
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 120
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 117
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical class CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 106
- 238000009472 formulation Methods 0.000 description 97
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 65
- 239000000243 solution Substances 0.000 description 60
- 235000002639 sodium chloride Nutrition 0.000 description 58
- -1 p De6 Proteins 0.000 description 56
- 108010037584 Type 4 Cyclic Nucleotide Phosphodiesterases Proteins 0.000 description 52
- MSYGAHOHLUJIKV-UHFFFAOYSA-N 3,5-dimethyl-1-(3-nitrophenyl)-1h-pyrazole-4-carboxylic acid ethyl ester Chemical compound CC1=C(C(=O)OCC)C(C)=NN1C1=CC=CC([N+]([O-])=O)=C1 MSYGAHOHLUJIKV-UHFFFAOYSA-N 0.000 description 51
- 102000011017 Type 4 Cyclic Nucleotide Phosphodiesterases Human genes 0.000 description 51
- 239000000377 silicon dioxide Substances 0.000 description 51
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 description 49
- 230000002829 reductive effect Effects 0.000 description 49
- 238000005160 1H NMR spectroscopy Methods 0.000 description 48
- 239000002904 solvent Substances 0.000 description 47
- 239000004480 active ingredient Substances 0.000 description 40
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 39
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 38
- 238000000034 method Methods 0.000 description 37
- 239000003480 eluent Substances 0.000 description 36
- 239000007787 solid Substances 0.000 description 36
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 33
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 32
- 239000000651 prodrug Substances 0.000 description 32
- 229940002612 prodrug Drugs 0.000 description 32
- 239000000843 powder Substances 0.000 description 30
- 238000002360 preparation method Methods 0.000 description 30
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 29
- 201000010099 disease Diseases 0.000 description 29
- 239000000725 suspension Substances 0.000 description 27
- 230000000694 effects Effects 0.000 description 26
- 238000004587 chromatography analysis Methods 0.000 description 25
- 239000000706 filtrate Substances 0.000 description 25
- 229940124597 therapeutic agent Drugs 0.000 description 25
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 24
- DNIAPMSPPWPWGF-UHFFFAOYSA-N Propylene glycol Chemical compound CC(O)CO DNIAPMSPPWPWGF-UHFFFAOYSA-N 0.000 description 24
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 description 24
- 238000000668 atmospheric pressure chemical ionisation mass spectrometry Methods 0.000 description 24
- 239000007788 liquid Substances 0.000 description 24
- 229910052938 sodium sulfate Inorganic materials 0.000 description 24
- 235000011152 sodium sulphate Nutrition 0.000 description 24
- 238000006243 chemical reaction Methods 0.000 description 23
- 238000003756 stirring Methods 0.000 description 23
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 22
- CDBYLPFSWZWCQE-UHFFFAOYSA-L Sodium Carbonate Chemical compound [Na+].[Na+].[O-]C([O-])=O CDBYLPFSWZWCQE-UHFFFAOYSA-L 0.000 description 22
- 238000004440 column chromatography Methods 0.000 description 22
- 239000003921 oil Substances 0.000 description 22
- 239000000047 product Substances 0.000 description 21
- 208000035475 disorder Diseases 0.000 description 20
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 20
- 235000019198 oils Nutrition 0.000 description 20
- RYHBNJHYFVUHQT-UHFFFAOYSA-N 1,4-Dioxane Chemical compound C1COCCO1 RYHBNJHYFVUHQT-UHFFFAOYSA-N 0.000 description 19
- 230000008901 benefit Effects 0.000 description 19
- 239000003795 chemical substances by application Substances 0.000 description 19
- 239000003826 tablet Substances 0.000 description 18
- IVOMOUWHDPKRLL-KQYNXXCUSA-N Cyclic adenosine monophosphate Chemical compound C([C@H]1O2)OP(O)(=O)O[C@H]1[C@@H](O)[C@@H]2N1C(N=CN=C2N)=C2N=C1 IVOMOUWHDPKRLL-KQYNXXCUSA-N 0.000 description 17
- 239000012074 organic phase Substances 0.000 description 17
- 229940123932 Phosphodiesterase 4 inhibitor Drugs 0.000 description 16
- 239000002585 base Substances 0.000 description 16
- 229940079593 drug Drugs 0.000 description 16
- 238000002347 injection Methods 0.000 description 16
- 239000007924 injection Substances 0.000 description 16
- 239000002587 phosphodiesterase IV inhibitor Substances 0.000 description 16
- 239000011541 reaction mixture Substances 0.000 description 16
- QTBSBXVTEAMEQO-UHFFFAOYSA-M Acetate Chemical compound CC([O-])=O QTBSBXVTEAMEQO-UHFFFAOYSA-M 0.000 description 15
- 230000001225 therapeutic effect Effects 0.000 description 15
- LYCAIKOWRPUZTN-UHFFFAOYSA-N Ethylene glycol Chemical compound OCCO LYCAIKOWRPUZTN-UHFFFAOYSA-N 0.000 description 14
- 239000000499 gel Substances 0.000 description 14
- 235000011187 glycerol Nutrition 0.000 description 14
- 239000000546 pharmaceutical excipient Substances 0.000 description 14
- 239000003755 preservative agent Substances 0.000 description 14
- 102000013498 tau Proteins Human genes 0.000 description 14
- 108010026424 tau Proteins Proteins 0.000 description 14
- 238000002560 therapeutic procedure Methods 0.000 description 14
- 241000700159 Rattus Species 0.000 description 13
- 239000002253 acid Substances 0.000 description 13
- 239000007858 starting material Substances 0.000 description 13
- 238000004458 analytical method Methods 0.000 description 12
- 210000004027 cell Anatomy 0.000 description 12
- 239000000463 material Substances 0.000 description 12
- 238000002953 preparative HPLC Methods 0.000 description 12
- 238000000746 purification Methods 0.000 description 12
- 238000012360 testing method Methods 0.000 description 12
- 238000011200 topical administration Methods 0.000 description 12
- 239000003981 vehicle Substances 0.000 description 12
- KZPYGQFFRCFCPP-UHFFFAOYSA-N 1,1'-bis(diphenylphosphino)ferrocene Chemical compound [Fe+2].C1=CC=C[C-]1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=C[C-]1P(C=1C=CC=CC=1)C1=CC=CC=C1 KZPYGQFFRCFCPP-UHFFFAOYSA-N 0.000 description 11
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N DMSO Substances CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 11
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 11
- 239000012230 colorless oil Substances 0.000 description 11
- 150000002148 esters Chemical class 0.000 description 11
- KDLHZDBZIXYQEI-UHFFFAOYSA-N palladium Substances [Pd] KDLHZDBZIXYQEI-UHFFFAOYSA-N 0.000 description 11
- 229910000029 sodium carbonate Inorganic materials 0.000 description 11
- 235000017550 sodium carbonate Nutrition 0.000 description 11
- 239000004094 surface-active agent Substances 0.000 description 11
- 239000000935 antidepressant agent Substances 0.000 description 10
- 239000007853 buffer solution Substances 0.000 description 10
- 239000002775 capsule Substances 0.000 description 10
- 238000001816 cooling Methods 0.000 description 10
- 230000005764 inhibitory process Effects 0.000 description 10
- NFHFRUOZVGFOOS-UHFFFAOYSA-N palladium;triphenylphosphane Chemical compound [Pd].C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1.C1=CC=CC=C1P(C=1C=CC=CC=1)C1=CC=CC=C1 NFHFRUOZVGFOOS-UHFFFAOYSA-N 0.000 description 10
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 description 10
- 210000003491 skin Anatomy 0.000 description 10
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 9
- 230000004913 activation Effects 0.000 description 9
- 239000000126 substance Substances 0.000 description 9
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 8
- 108010010803 Gelatin Proteins 0.000 description 8
- 235000010643 Leucaena leucocephala Nutrition 0.000 description 8
- 240000007472 Leucaena leucocephala Species 0.000 description 8
- 229920002125 Sokalan® Polymers 0.000 description 8
- 229940005513 antidepressants Drugs 0.000 description 8
- 239000007864 aqueous solution Substances 0.000 description 8
- 238000003556 assay Methods 0.000 description 8
- 230000015572 biosynthetic process Effects 0.000 description 8
- 239000002552 dosage form Substances 0.000 description 8
- 239000000839 emulsion Substances 0.000 description 8
- 239000003623 enhancer Substances 0.000 description 8
- 238000001914 filtration Methods 0.000 description 8
- 239000008273 gelatin Substances 0.000 description 8
- 229920000159 gelatin Polymers 0.000 description 8
- 235000019322 gelatine Nutrition 0.000 description 8
- 235000011852 gelatine desserts Nutrition 0.000 description 8
- 239000007937 lozenge Substances 0.000 description 8
- 230000035772 mutation Effects 0.000 description 8
- 229920001223 polyethylene glycol Polymers 0.000 description 8
- 229920000642 polymer Polymers 0.000 description 8
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 8
- 239000003381 stabilizer Substances 0.000 description 8
- 102000004127 Cytokines Human genes 0.000 description 7
- 108090000695 Cytokines Proteins 0.000 description 7
- 102000004190 Enzymes Human genes 0.000 description 7
- 108090000790 Enzymes Proteins 0.000 description 7
- 101000988424 Homo sapiens cAMP-specific 3',5'-cyclic phosphodiesterase 4B Proteins 0.000 description 7
- 241001465754 Metazoa Species 0.000 description 7
- 102000001708 Protein Isoforms Human genes 0.000 description 7
- 108010029485 Protein Isoforms Proteins 0.000 description 7
- 229910021529 ammonia Inorganic materials 0.000 description 7
- 230000019771 cognition Effects 0.000 description 7
- 238000002330 electrospray ionisation mass spectrometry Methods 0.000 description 7
- 229940088598 enzyme Drugs 0.000 description 7
- 230000001404 mediated effect Effects 0.000 description 7
- 239000011780 sodium chloride Substances 0.000 description 7
- 238000005406 washing Methods 0.000 description 7
- HZAXFHJVJLSVMW-UHFFFAOYSA-N 2-Aminoethan-1-ol Chemical compound NCCO HZAXFHJVJLSVMW-UHFFFAOYSA-N 0.000 description 6
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 description 6
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 6
- XKRFYHLGVUSROY-UHFFFAOYSA-N Argon Chemical compound [Ar] XKRFYHLGVUSROY-UHFFFAOYSA-N 0.000 description 6
- 241000416162 Astragalus gummifer Species 0.000 description 6
- WVDDGKGOMKODPV-UHFFFAOYSA-N Benzyl alcohol Chemical compound OCC1=CC=CC=C1 WVDDGKGOMKODPV-UHFFFAOYSA-N 0.000 description 6
- FBPFZTCFMRRESA-FSIIMWSLSA-N D-Glucitol Natural products OC[C@H](O)[C@H](O)[C@@H](O)[C@H](O)CO FBPFZTCFMRRESA-FSIIMWSLSA-N 0.000 description 6
- FBPFZTCFMRRESA-JGWLITMVSA-N D-glucitol Chemical compound OC[C@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-JGWLITMVSA-N 0.000 description 6
- 241000282412 Homo Species 0.000 description 6
- WMFOQBRAJBCJND-UHFFFAOYSA-M Lithium hydroxide Chemical compound [Li+].[OH-] WMFOQBRAJBCJND-UHFFFAOYSA-M 0.000 description 6
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 6
- 102000004861 Phosphoric Diester Hydrolases Human genes 0.000 description 6
- 108090001050 Phosphoric Diester Hydrolases Proteins 0.000 description 6
- 229920003171 Poly (ethylene oxide) Polymers 0.000 description 6
- 239000002202 Polyethylene glycol Substances 0.000 description 6
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 6
- 229930006000 Sucrose Natural products 0.000 description 6
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 6
- 229920001615 Tragacanth Polymers 0.000 description 6
- ZMANZCXQSJIPKH-UHFFFAOYSA-N Triethylamine Chemical compound CCN(CC)CC ZMANZCXQSJIPKH-UHFFFAOYSA-N 0.000 description 6
- 230000003213 activating effect Effects 0.000 description 6
- 230000000844 anti-bacterial effect Effects 0.000 description 6
- 239000008346 aqueous phase Substances 0.000 description 6
- 239000003899 bactericide agent Substances 0.000 description 6
- MCQRPQCQMGVWIQ-UHFFFAOYSA-N boron;methylsulfanylmethane Chemical compound [B].CSC MCQRPQCQMGVWIQ-UHFFFAOYSA-N 0.000 description 6
- 239000000872 buffer Substances 0.000 description 6
- 102100029168 cAMP-specific 3',5'-cyclic phosphodiesterase 4B Human genes 0.000 description 6
- RYYVLZVUVIJVGH-UHFFFAOYSA-N caffeine Chemical compound CN1C(=O)N(C)C(=O)C2=C1N=CN2C RYYVLZVUVIJVGH-UHFFFAOYSA-N 0.000 description 6
- 229920002678 cellulose Polymers 0.000 description 6
- 208000010877 cognitive disease Diseases 0.000 description 6
- 238000007906 compression Methods 0.000 description 6
- 238000001704 evaporation Methods 0.000 description 6
- 230000008020 evaporation Effects 0.000 description 6
- 239000008187 granular material Substances 0.000 description 6
- 239000006210 lotion Substances 0.000 description 6
- 239000000314 lubricant Substances 0.000 description 6
- 238000004519 manufacturing process Methods 0.000 description 6
- 238000002156 mixing Methods 0.000 description 6
- 238000000465 moulding Methods 0.000 description 6
- 239000002736 nonionic surfactant Substances 0.000 description 6
- CTSLXHKWHWQRSH-UHFFFAOYSA-N oxalyl chloride Chemical compound ClC(=O)C(Cl)=O CTSLXHKWHWQRSH-UHFFFAOYSA-N 0.000 description 6
- 239000006072 paste Substances 0.000 description 6
- 230000002335 preservative effect Effects 0.000 description 6
- 229940124834 selective serotonin reuptake inhibitor Drugs 0.000 description 6
- 238000000926 separation method Methods 0.000 description 6
- 239000003775 serotonin noradrenalin reuptake inhibitor Substances 0.000 description 6
- 238000010898 silica gel chromatography Methods 0.000 description 6
- 239000000600 sorbitol Substances 0.000 description 6
- 235000010356 sorbitol Nutrition 0.000 description 6
- 239000005720 sucrose Substances 0.000 description 6
- 238000011285 therapeutic regimen Methods 0.000 description 6
- 230000000699 topical effect Effects 0.000 description 6
- 235000010487 tragacanth Nutrition 0.000 description 6
- 239000000196 tragacanth Substances 0.000 description 6
- 229940116362 tragacanth Drugs 0.000 description 6
- 101150030970 ucr-1 gene Proteins 0.000 description 6
- UQVJXVUCDKCIAI-UHFFFAOYSA-N 4-chloro-2-(3-chlorophenyl)-6-ethylpyrimidine Chemical compound CCC1=CC(Cl)=NC(C=2C=C(Cl)C=CC=2)=N1 UQVJXVUCDKCIAI-UHFFFAOYSA-N 0.000 description 5
- 208000024827 Alzheimer disease Diseases 0.000 description 5
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 description 5
- 230000009471 action Effects 0.000 description 5
- 239000002671 adjuvant Substances 0.000 description 5
- 239000012267 brine Substances 0.000 description 5
- 150000001649 bromium compounds Chemical class 0.000 description 5
- 230000015556 catabolic process Effects 0.000 description 5
- 208000015114 central nervous system disease Diseases 0.000 description 5
- 238000006731 degradation reaction Methods 0.000 description 5
- 230000002401 inhibitory effect Effects 0.000 description 5
- ODFVSJDGITYHOH-UHFFFAOYSA-N methyl 2-[4-[[2-(3-chlorophenyl)-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetate Chemical compound C1=CC(CC(=O)OC)=CC=C1CC1=CC(C(F)(F)F)=NC(C=2C=C(Cl)C=CC=2)=N1 ODFVSJDGITYHOH-UHFFFAOYSA-N 0.000 description 5
- VSPTYTVMJSBGQI-UHFFFAOYSA-N methyl 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]acetate Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(CC(=O)OC)C=C1 VSPTYTVMJSBGQI-UHFFFAOYSA-N 0.000 description 5
- 229910000069 nitrogen hydride Inorganic materials 0.000 description 5
- 230000000770 proinflammatory effect Effects 0.000 description 5
- HPALAKNZSZLMCH-UHFFFAOYSA-M sodium;chloride;hydrate Chemical compound O.[Na+].[Cl-] HPALAKNZSZLMCH-UHFFFAOYSA-M 0.000 description 5
- 238000003786 synthesis reaction Methods 0.000 description 5
- KWTSXDURSIMDCE-QMMMGPOBSA-N (S)-amphetamine Chemical class C[C@H](N)CC1=CC=CC=C1 KWTSXDURSIMDCE-QMMMGPOBSA-N 0.000 description 4
- WXTMDXOMEHJXQO-UHFFFAOYSA-N 2,5-dihydroxybenzoic acid Chemical compound OC(=O)C1=CC(O)=CC=C1O WXTMDXOMEHJXQO-UHFFFAOYSA-N 0.000 description 4
- YFGHCGITMMYXAQ-UHFFFAOYSA-N 2-[(diphenylmethyl)sulfinyl]acetamide Chemical compound C=1C=CC=CC=1C(S(=O)CC(=O)N)C1=CC=CC=C1 YFGHCGITMMYXAQ-UHFFFAOYSA-N 0.000 description 4
- FUJWOWGJBPZCTE-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]acetamide Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(CC(N)=O)C=C1 FUJWOWGJBPZCTE-UHFFFAOYSA-N 0.000 description 4
- NFXPMRRXJDJMOQ-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]acetyl chloride Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(CC(Cl)=O)C=C1 NFXPMRRXJDJMOQ-UHFFFAOYSA-N 0.000 description 4
- 229940080296 2-naphthalenesulfonate Drugs 0.000 description 4
- WRMNZCZEMHIOCP-UHFFFAOYSA-N 2-phenylethanol Chemical compound OCCC1=CC=CC=C1 WRMNZCZEMHIOCP-UHFFFAOYSA-N 0.000 description 4
- 102000013455 Amyloid beta-Peptides Human genes 0.000 description 4
- 108010090849 Amyloid beta-Peptides Proteins 0.000 description 4
- CIWBSHSKHKDKBQ-JLAZNSOCSA-N Ascorbic acid Chemical compound OC[C@H](O)[C@H]1OC(=O)C(O)=C1O CIWBSHSKHKDKBQ-JLAZNSOCSA-N 0.000 description 4
- BVKZGUZCCUSVTD-UHFFFAOYSA-M Bicarbonate Chemical compound OC([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-M 0.000 description 4
- CURLTUGMZLYLDI-UHFFFAOYSA-N Carbon dioxide Chemical compound O=C=O CURLTUGMZLYLDI-UHFFFAOYSA-N 0.000 description 4
- OKKJLVBELUTLKV-MZCSYVLQSA-N Deuterated methanol Chemical compound [2H]OC([2H])([2H])[2H] OKKJLVBELUTLKV-MZCSYVLQSA-N 0.000 description 4
- 229920002307 Dextran Polymers 0.000 description 4
- IAZDPXIOMUYVGZ-WFGJKAKNSA-N Dimethyl sulfoxide Chemical compound [2H]C([2H])([2H])S(=O)C([2H])([2H])[2H] IAZDPXIOMUYVGZ-WFGJKAKNSA-N 0.000 description 4
- ROSDSFDQCJNGOL-UHFFFAOYSA-N Dimethylamine Chemical compound CNC ROSDSFDQCJNGOL-UHFFFAOYSA-N 0.000 description 4
- QUSNBJAOOMFDIB-UHFFFAOYSA-N Ethylamine Chemical compound CCN QUSNBJAOOMFDIB-UHFFFAOYSA-N 0.000 description 4
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 4
- CKLJMWTZIZZHCS-REOHCLBHSA-N L-aspartic acid Chemical compound OC(=O)[C@@H](N)CC(O)=O CKLJMWTZIZZHCS-REOHCLBHSA-N 0.000 description 4
- GUBGYTABKSRVRQ-QKKXKWKRSA-N Lactose Natural products OC[C@H]1O[C@@H](O[C@H]2[C@H](O)[C@@H](O)C(O)O[C@@H]2CO)[C@H](O)[C@@H](O)[C@H]1O GUBGYTABKSRVRQ-QKKXKWKRSA-N 0.000 description 4
- FYYHWMGAXLPEAU-UHFFFAOYSA-N Magnesium Chemical compound [Mg] FYYHWMGAXLPEAU-UHFFFAOYSA-N 0.000 description 4
- BAVYZALUXZFZLV-UHFFFAOYSA-N Methylamine Chemical compound NC BAVYZALUXZFZLV-UHFFFAOYSA-N 0.000 description 4
- 229940123685 Monoamine oxidase inhibitor Drugs 0.000 description 4
- HOKKHZGPKSLGJE-GSVOUGTGSA-N N-Methyl-D-aspartic acid Chemical compound CN[C@@H](C(O)=O)CC(O)=O HOKKHZGPKSLGJE-GSVOUGTGSA-N 0.000 description 4
- 229910019142 PO4 Inorganic materials 0.000 description 4
- 235000019483 Peanut oil Nutrition 0.000 description 4
- GLUUGHFHXGJENI-UHFFFAOYSA-N Piperazine Chemical compound C1CNCCN1 GLUUGHFHXGJENI-UHFFFAOYSA-N 0.000 description 4
- NQRYJNQNLNOLGT-UHFFFAOYSA-N Piperidine Chemical compound C1CCNCC1 NQRYJNQNLNOLGT-UHFFFAOYSA-N 0.000 description 4
- 239000004372 Polyvinyl alcohol Substances 0.000 description 4
- ZLMJMSJWJFRBEC-UHFFFAOYSA-N Potassium Chemical compound [K] ZLMJMSJWJFRBEC-UHFFFAOYSA-N 0.000 description 4
- JUJWROOIHBZHMG-UHFFFAOYSA-N Pyridine Chemical compound C1=CC=NC=C1 JUJWROOIHBZHMG-UHFFFAOYSA-N 0.000 description 4
- 229940121991 Serotonin and norepinephrine reuptake inhibitor Drugs 0.000 description 4
- WQDUMFSSJAZKTM-UHFFFAOYSA-N Sodium methoxide Chemical compound [Na+].[O-]C WQDUMFSSJAZKTM-UHFFFAOYSA-N 0.000 description 4
- 229920002472 Starch Polymers 0.000 description 4
- 210000001744 T-lymphocyte Anatomy 0.000 description 4
- GWEVSGVZZGPLCZ-UHFFFAOYSA-N Titan oxide Chemical compound O=[Ti]=O GWEVSGVZZGPLCZ-UHFFFAOYSA-N 0.000 description 4
- 108060008682 Tumor Necrosis Factor Proteins 0.000 description 4
- DPXJVFZANSGRMM-UHFFFAOYSA-N acetic acid;2,3,4,5,6-pentahydroxyhexanal;sodium Chemical compound [Na].CC(O)=O.OCC(O)C(O)C(O)C(O)C=O DPXJVFZANSGRMM-UHFFFAOYSA-N 0.000 description 4
- 239000000443 aerosol Substances 0.000 description 4
- 150000001298 alcohols Chemical class 0.000 description 4
- 235000010443 alginic acid Nutrition 0.000 description 4
- 229920000615 alginic acid Polymers 0.000 description 4
- 208000026935 allergic disease Diseases 0.000 description 4
- 150000001408 amides Chemical class 0.000 description 4
- 150000001412 amines Chemical class 0.000 description 4
- 239000012300 argon atmosphere Substances 0.000 description 4
- SRSXLGNVWSONIS-UHFFFAOYSA-M benzenesulfonate Chemical compound [O-]S(=O)(=O)C1=CC=CC=C1 SRSXLGNVWSONIS-UHFFFAOYSA-M 0.000 description 4
- 239000011230 binding agent Substances 0.000 description 4
- 239000006172 buffering agent Substances 0.000 description 4
- 239000001768 carboxy methyl cellulose Substances 0.000 description 4
- 239000000969 carrier Substances 0.000 description 4
- 239000001913 cellulose Substances 0.000 description 4
- 210000003169 central nervous system Anatomy 0.000 description 4
- 239000002738 chelating agent Substances 0.000 description 4
- OSASVXMJTNOKOY-UHFFFAOYSA-N chlorobutanol Chemical compound CC(C)(O)C(Cl)(Cl)Cl OSASVXMJTNOKOY-UHFFFAOYSA-N 0.000 description 4
- 238000002648 combination therapy Methods 0.000 description 4
- 230000006835 compression Effects 0.000 description 4
- 239000006071 cream Substances 0.000 description 4
- 206010012601 diabetes mellitus Diseases 0.000 description 4
- 235000014113 dietary fatty acids Nutrition 0.000 description 4
- 239000002270 dispersing agent Substances 0.000 description 4
- ADEBPBSSDYVVLD-UHFFFAOYSA-N donepezil Chemical compound O=C1C=2C=C(OC)C(OC)=CC=2CC1CC(CC1)CCN1CC1=CC=CC=C1 ADEBPBSSDYVVLD-UHFFFAOYSA-N 0.000 description 4
- 239000000221 dopamine uptake inhibitor Substances 0.000 description 4
- 239000008298 dragée Substances 0.000 description 4
- 125000004494 ethyl ester group Chemical group 0.000 description 4
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 4
- 239000000194 fatty acid Substances 0.000 description 4
- 229930195729 fatty acid Natural products 0.000 description 4
- 239000010685 fatty oil Substances 0.000 description 4
- 239000012458 free base Substances 0.000 description 4
- 230000006870 function Effects 0.000 description 4
- 239000000417 fungicide Substances 0.000 description 4
- ASUTZQLVASHGKV-JDFRZJQESA-N galanthamine Chemical compound O1C(=C23)C(OC)=CC=C2CN(C)CC[C@]23[C@@H]1C[C@@H](O)C=C2 ASUTZQLVASHGKV-JDFRZJQESA-N 0.000 description 4
- 239000003349 gelling agent Substances 0.000 description 4
- 239000007902 hard capsule Substances 0.000 description 4
- 230000007062 hydrolysis Effects 0.000 description 4
- 238000006460 hydrolysis reaction Methods 0.000 description 4
- WGCNASOHLSPBMP-UHFFFAOYSA-N hydroxyacetaldehyde Natural products OCC=O WGCNASOHLSPBMP-UHFFFAOYSA-N 0.000 description 4
- 235000010979 hydroxypropyl methyl cellulose Nutrition 0.000 description 4
- 239000001866 hydroxypropyl methyl cellulose Substances 0.000 description 4
- 229920003088 hydroxypropyl methyl cellulose Polymers 0.000 description 4
- UFVKGYZPFZQRLF-UHFFFAOYSA-N hydroxypropyl methyl cellulose Chemical compound OC1C(O)C(OC)OC(CO)C1OC1C(O)C(O)C(OC2C(C(O)C(OC3C(C(O)C(O)C(CO)O3)O)C(CO)O2)O)C(CO)O1 UFVKGYZPFZQRLF-UHFFFAOYSA-N 0.000 description 4
- 238000001727 in vivo Methods 0.000 description 4
- 208000027866 inflammatory disease Diseases 0.000 description 4
- 238000007918 intramuscular administration Methods 0.000 description 4
- 238000007912 intraperitoneal administration Methods 0.000 description 4
- 238000001990 intravenous administration Methods 0.000 description 4
- 150000004694 iodide salts Chemical class 0.000 description 4
- SUMDYPCJJOFFON-UHFFFAOYSA-N isethionic acid Chemical compound OCCS(O)(=O)=O SUMDYPCJJOFFON-UHFFFAOYSA-N 0.000 description 4
- 238000002955 isolation Methods 0.000 description 4
- 239000008101 lactose Substances 0.000 description 4
- 239000000865 liniment Substances 0.000 description 4
- 229940057995 liquid paraffin Drugs 0.000 description 4
- 229910052749 magnesium Inorganic materials 0.000 description 4
- 239000011777 magnesium Substances 0.000 description 4
- HQKMJHAJHXVSDF-UHFFFAOYSA-L magnesium stearate Chemical compound [Mg+2].CCCCCCCCCCCCCCCCCC([O-])=O.CCCCCCCCCCCCCCCCCC([O-])=O HQKMJHAJHXVSDF-UHFFFAOYSA-L 0.000 description 4
- ZETPDYQAKXHNOG-UHFFFAOYSA-N methyl 2-[4-[[2-cyclopentyloxy-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetate Chemical compound C1=CC(CC(=O)OC)=CC=C1CC1=CC(C(F)(F)F)=NC(OC2CCCC2)=N1 ZETPDYQAKXHNOG-UHFFFAOYSA-N 0.000 description 4
- 208000027061 mild cognitive impairment Diseases 0.000 description 4
- 150000007522 mineralic acids Chemical class 0.000 description 4
- 229960001165 modafinil Drugs 0.000 description 4
- 239000002899 monoamine oxidase inhibitor Substances 0.000 description 4
- 210000000214 mouth Anatomy 0.000 description 4
- KVBGVZZKJNLNJU-UHFFFAOYSA-M naphthalene-2-sulfonate Chemical compound C1=CC=CC2=CC(S(=O)(=O)[O-])=CC=C21 KVBGVZZKJNLNJU-UHFFFAOYSA-M 0.000 description 4
- 229930014626 natural product Natural products 0.000 description 4
- 230000004770 neurodegeneration Effects 0.000 description 4
- 208000015122 neurodegenerative disease Diseases 0.000 description 4
- 231100000252 nontoxic Toxicity 0.000 description 4
- 230000003000 nontoxic effect Effects 0.000 description 4
- 239000002664 nootropic agent Substances 0.000 description 4
- 239000002767 noradrenalin uptake inhibitor Substances 0.000 description 4
- 229940127221 norepinephrine reuptake inhibitor Drugs 0.000 description 4
- 239000002674 ointment Substances 0.000 description 4
- 150000007524 organic acids Chemical class 0.000 description 4
- 238000007911 parenteral administration Methods 0.000 description 4
- 239000000312 peanut oil Substances 0.000 description 4
- 235000021317 phosphate Nutrition 0.000 description 4
- 239000006187 pill Substances 0.000 description 4
- 229920005862 polyol Polymers 0.000 description 4
- 150000003077 polyols Chemical class 0.000 description 4
- 229920002451 polyvinyl alcohol Polymers 0.000 description 4
- 229920000036 polyvinylpyrrolidone Polymers 0.000 description 4
- 239000001267 polyvinylpyrrolidone Substances 0.000 description 4
- 235000013855 polyvinylpyrrolidone Nutrition 0.000 description 4
- 229910052700 potassium Inorganic materials 0.000 description 4
- 239000011591 potassium Substances 0.000 description 4
- 229910000027 potassium carbonate Inorganic materials 0.000 description 4
- 239000002464 receptor antagonist Substances 0.000 description 4
- 229940044551 receptor antagonist Drugs 0.000 description 4
- 230000009467 reduction Effects 0.000 description 4
- 230000001105 regulatory effect Effects 0.000 description 4
- 150000003335 secondary amines Chemical class 0.000 description 4
- 239000012896 selective serotonin reuptake inhibitor Substances 0.000 description 4
- 229910052708 sodium Inorganic materials 0.000 description 4
- 239000011734 sodium Substances 0.000 description 4
- 235000017557 sodium bicarbonate Nutrition 0.000 description 4
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 4
- 235000019812 sodium carboxymethyl cellulose Nutrition 0.000 description 4
- 229920001027 sodium carboxymethylcellulose Polymers 0.000 description 4
- 229960001922 sodium perborate Drugs 0.000 description 4
- YKLJGMBLPUQQOI-UHFFFAOYSA-M sodium;oxidooxy(oxo)borane Chemical compound [Na+].[O-]OB=O YKLJGMBLPUQQOI-UHFFFAOYSA-M 0.000 description 4
- 239000012453 solvate Substances 0.000 description 4
- 235000019698 starch Nutrition 0.000 description 4
- 239000007940 sugar coated tablet Substances 0.000 description 4
- BDHFUVZGWQCTTF-UHFFFAOYSA-M sulfonate Chemical compound [O-]S(=O)=O BDHFUVZGWQCTTF-UHFFFAOYSA-M 0.000 description 4
- 239000000375 suspending agent Substances 0.000 description 4
- 230000009182 swimming Effects 0.000 description 4
- 238000007910 systemic administration Methods 0.000 description 4
- 239000000454 talc Substances 0.000 description 4
- 229910052623 talc Inorganic materials 0.000 description 4
- VZCYOOQTPOCHFL-UHFFFAOYSA-N trans-butenedioic acid Natural products OC(=O)C=CC(O)=O VZCYOOQTPOCHFL-UHFFFAOYSA-N 0.000 description 4
- GETQZCLCWQTVFV-UHFFFAOYSA-N trimethylamine Chemical compound CN(C)C GETQZCLCWQTVFV-UHFFFAOYSA-N 0.000 description 4
- DSHGZPXKKZMLPE-UHFFFAOYSA-N 2-(3-chlorophenyl)-6-ethyl-1h-pyrimidin-4-one Chemical compound N1C(CC)=CC(=O)N=C1C1=CC=CC(Cl)=C1 DSHGZPXKKZMLPE-UHFFFAOYSA-N 0.000 description 3
- NGNBDVOYPDDBFK-UHFFFAOYSA-N 2-[2,4-di(pentan-2-yl)phenoxy]acetyl chloride Chemical compound CCCC(C)C1=CC=C(OCC(Cl)=O)C(C(C)CCC)=C1 NGNBDVOYPDDBFK-UHFFFAOYSA-N 0.000 description 3
- WWAYWULFVILSPQ-UHFFFAOYSA-N 2-[4-[[2-cyclopentyl-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetic acid Chemical compound C1=CC(CC(=O)O)=CC=C1CC1=CC(C(F)(F)F)=NC(C2CCCC2)=N1 WWAYWULFVILSPQ-UHFFFAOYSA-N 0.000 description 3
- LURAKWQBMZORLL-UHFFFAOYSA-N 3-chlorobenzenecarboximidamide Chemical compound NC(=N)C1=CC=CC(Cl)=C1 LURAKWQBMZORLL-UHFFFAOYSA-N 0.000 description 3
- YIKDXPPCXGCYMY-UHFFFAOYSA-N 4-chloro-1-[[4-[(4,4,5,5-tetramethyl-1,3,2-dioxaborolan-2-yl)methyl]phenyl]methyl]pyrazole Chemical compound O1C(C)(C)C(C)(C)OB1CC(C=C1)=CC=C1CN1N=CC(Cl)=C1 YIKDXPPCXGCYMY-UHFFFAOYSA-N 0.000 description 3
- NXOGVVLINREEFV-UHFFFAOYSA-N 4-chloro-2-(3-chlorophenyl)-6-(trifluoromethyl)pyrimidine Chemical compound FC(F)(F)C1=CC(Cl)=NC(C=2C=C(Cl)C=CC=2)=N1 NXOGVVLINREEFV-UHFFFAOYSA-N 0.000 description 3
- ZKHQWZAMYRWXGA-KQYNXXCUSA-J ATP(4-) Chemical compound C1=NC=2C(N)=NC=NC=2N1[C@@H]1O[C@H](COP([O-])(=O)OP([O-])(=O)OP([O-])([O-])=O)[C@@H](O)[C@H]1O ZKHQWZAMYRWXGA-KQYNXXCUSA-J 0.000 description 3
- ZKHQWZAMYRWXGA-UHFFFAOYSA-N Adenosine triphosphate Natural products C1=NC=2C(N)=NC=NC=2N1C1OC(COP(O)(=O)OP(O)(=O)OP(O)(O)=O)C(O)C1O ZKHQWZAMYRWXGA-UHFFFAOYSA-N 0.000 description 3
- VEXZGXHMUGYJMC-UHFFFAOYSA-M Chloride anion Chemical compound [Cl-] VEXZGXHMUGYJMC-UHFFFAOYSA-M 0.000 description 3
- 102000008130 Cyclic AMP-Dependent Protein Kinases Human genes 0.000 description 3
- 206010061218 Inflammation Diseases 0.000 description 3
- 102000000589 Interleukin-1 Human genes 0.000 description 3
- 108010002352 Interleukin-1 Proteins 0.000 description 3
- LPHGQDQBBGAPDZ-UHFFFAOYSA-N Isocaffeine Natural products CN1C(=O)N(C)C(=O)C2=C1N(C)C=N2 LPHGQDQBBGAPDZ-UHFFFAOYSA-N 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- 108700012920 TNF Proteins 0.000 description 3
- UDMBCSSLTHHNCD-KQYNXXCUSA-N adenosine 5'-monophosphate Chemical compound C1=NC=2C(N)=NC=NC=2N1[C@@H]1O[C@H](COP(O)(O)=O)[C@@H](O)[C@H]1O UDMBCSSLTHHNCD-KQYNXXCUSA-N 0.000 description 3
- 229910052782 aluminium Inorganic materials 0.000 description 3
- XAGFODPZIPBFFR-UHFFFAOYSA-N aluminium Chemical compound [Al] XAGFODPZIPBFFR-UHFFFAOYSA-N 0.000 description 3
- 235000019270 ammonium chloride Nutrition 0.000 description 3
- 238000010171 animal model Methods 0.000 description 3
- 239000013011 aqueous formulation Substances 0.000 description 3
- 229910052786 argon Inorganic materials 0.000 description 3
- 230000009286 beneficial effect Effects 0.000 description 3
- IPWKHHSGDUIRAH-UHFFFAOYSA-N bis(pinacolato)diboron Chemical compound O1C(C)(C)C(C)(C)OB1B1OC(C)(C)C(C)(C)O1 IPWKHHSGDUIRAH-UHFFFAOYSA-N 0.000 description 3
- 150000001642 boronic acid derivatives Chemical class 0.000 description 3
- FJDQFPXHSGXQBY-UHFFFAOYSA-L caesium carbonate Chemical compound [Cs+].[Cs+].[O-]C([O-])=O FJDQFPXHSGXQBY-UHFFFAOYSA-L 0.000 description 3
- VJEONQKOZGKCAK-UHFFFAOYSA-N caffeine Natural products CN1C(=O)N(C)C(=O)C2=C1C=CN2C VJEONQKOZGKCAK-UHFFFAOYSA-N 0.000 description 3
- 229960001948 caffeine Drugs 0.000 description 3
- 229910052799 carbon Inorganic materials 0.000 description 3
- 125000004432 carbon atom Chemical group C* 0.000 description 3
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 3
- 238000003776 cleavage reaction Methods 0.000 description 3
- 238000000576 coating method Methods 0.000 description 3
- 239000000890 drug combination Substances 0.000 description 3
- 210000003714 granulocyte Anatomy 0.000 description 3
- 150000003840 hydrochlorides Chemical class 0.000 description 3
- 210000004969 inflammatory cell Anatomy 0.000 description 3
- 230000004054 inflammatory process Effects 0.000 description 3
- 230000003834 intracellular effect Effects 0.000 description 3
- OCZUGFFXMQXIMQ-UHFFFAOYSA-N methyl 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]-2-methylpropanoate Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(C(C)(C)C(=O)OC)C=C1 OCZUGFFXMQXIMQ-UHFFFAOYSA-N 0.000 description 3
- KBQVSQCSZIMWMZ-UHFFFAOYSA-N methyl 2-[4-[[2-cyclopentyl-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetate Chemical compound C1=CC(CC(=O)OC)=CC=C1CC1=CC(C(F)(F)F)=NC(C2CCCC2)=N1 KBQVSQCSZIMWMZ-UHFFFAOYSA-N 0.000 description 3
- 210000001616 monocyte Anatomy 0.000 description 3
- 230000026731 phosphorylation Effects 0.000 description 3
- 238000006366 phosphorylation reaction Methods 0.000 description 3
- 235000015320 potassium carbonate Nutrition 0.000 description 3
- 238000011321 prophylaxis Methods 0.000 description 3
- 238000010992 reflux Methods 0.000 description 3
- HJORMJIFDVBMOB-UHFFFAOYSA-N rolipram Chemical compound COC1=CC=C(C2CC(=O)NC2)C=C1OC1CCCC1 HJORMJIFDVBMOB-UHFFFAOYSA-N 0.000 description 3
- 229950005741 rolipram Drugs 0.000 description 3
- 230000007017 scission Effects 0.000 description 3
- 210000001519 tissue Anatomy 0.000 description 3
- 102000003390 tumor necrosis factor Human genes 0.000 description 3
- AHOUBRCZNHFOSL-YOEHRIQHSA-N (+)-Casbol Chemical compound C1=CC(F)=CC=C1[C@H]1[C@H](COC=2C=C3OCOC3=CC=2)CNCC1 AHOUBRCZNHFOSL-YOEHRIQHSA-N 0.000 description 2
- LSPHULWDVZXLIL-UHFFFAOYSA-N (+/-)-Camphoric acid Chemical compound CC1(C)C(C(O)=O)CCC1(C)C(O)=O LSPHULWDVZXLIL-UHFFFAOYSA-N 0.000 description 2
- SNICXCGAKADSCV-JTQLQIEISA-N (-)-Nicotine Chemical compound CN1CCC[C@H]1C1=CC=CN=C1 SNICXCGAKADSCV-JTQLQIEISA-N 0.000 description 2
- DYWNLSQWJMTVGJ-UHFFFAOYSA-N (1-hydroxy-1-phenylpropan-2-yl)azanium;chloride Chemical compound Cl.CC(N)C(O)C1=CC=CC=C1 DYWNLSQWJMTVGJ-UHFFFAOYSA-N 0.000 description 2
- GJJFMKBJSRMPLA-HIFRSBDPSA-N (1R,2S)-2-(aminomethyl)-N,N-diethyl-1-phenyl-1-cyclopropanecarboxamide Chemical compound C=1C=CC=CC=1[C@@]1(C(=O)N(CC)CC)C[C@@H]1CN GJJFMKBJSRMPLA-HIFRSBDPSA-N 0.000 description 2
- IGLYMJRIWWIQQE-QUOODJBBSA-N (1S,2R)-2-phenylcyclopropan-1-amine (1R,2S)-2-phenylcyclopropan-1-amine Chemical compound N[C@H]1C[C@@H]1C1=CC=CC=C1.N[C@@H]1C[C@H]1C1=CC=CC=C1 IGLYMJRIWWIQQE-QUOODJBBSA-N 0.000 description 2
- CBQGYUDMJHNJBX-OALUTQOASA-N (2S)-2-[(S)-(2-ethoxyphenoxy)-phenylmethyl]morpholine Chemical compound CCOC1=CC=CC=C1O[C@@H](C=1C=CC=CC=1)[C@H]1OCCNC1 CBQGYUDMJHNJBX-OALUTQOASA-N 0.000 description 2
- YWPHCCPCQOJSGZ-LLVKDONJSA-N (2r)-2-[(2-ethoxyphenoxy)methyl]morpholine Chemical compound CCOC1=CC=CC=C1OC[C@@H]1OCCNC1 YWPHCCPCQOJSGZ-LLVKDONJSA-N 0.000 description 2
- OMDQUFIYNPYJFM-XKDAHURESA-N (2r,3r,4s,5r,6s)-2-(hydroxymethyl)-6-[[(2r,3s,4r,5s,6r)-4,5,6-trihydroxy-3-[(2s,3s,4s,5s,6r)-3,4,5-trihydroxy-6-(hydroxymethyl)oxan-2-yl]oxyoxan-2-yl]methoxy]oxane-3,4,5-triol Chemical compound O[C@@H]1[C@@H](O)[C@@H](O)[C@@H](CO)O[C@@H]1OC[C@@H]1[C@@H](O[C@H]2[C@H]([C@@H](O)[C@H](O)[C@@H](CO)O2)O)[C@H](O)[C@H](O)[C@H](O)O1 OMDQUFIYNPYJFM-XKDAHURESA-N 0.000 description 2
- FELGMEQIXOGIFQ-CYBMUJFWSA-N (3r)-9-methyl-3-[(2-methylimidazol-1-yl)methyl]-2,3-dihydro-1h-carbazol-4-one Chemical compound CC1=NC=CN1C[C@@H]1C(=O)C(C=2C(=CC=CC=2)N2C)=C2CC1 FELGMEQIXOGIFQ-CYBMUJFWSA-N 0.000 description 2
- WRIDQFICGBMAFQ-UHFFFAOYSA-N (E)-8-Octadecenoic acid Natural products CCCCCCCCCC=CCCCCCCC(O)=O WRIDQFICGBMAFQ-UHFFFAOYSA-N 0.000 description 2
- WSEQXVZVJXJVFP-HXUWFJFHSA-N (R)-citalopram Chemical compound C1([C@@]2(C3=CC=C(C=C3CO2)C#N)CCCN(C)C)=CC=C(F)C=C1 WSEQXVZVJXJVFP-HXUWFJFHSA-N 0.000 description 2
- RTHCYVBBDHJXIQ-MRXNPFEDSA-N (R)-fluoxetine Chemical compound O([C@H](CCNC)C=1C=CC=CC=1)C1=CC=C(C(F)(F)F)C=C1 RTHCYVBBDHJXIQ-MRXNPFEDSA-N 0.000 description 2
- PYHRZPFZZDCOPH-QXGOIDDHSA-N (S)-amphetamine sulfate Chemical compound [H+].[H+].[O-]S([O-])(=O)=O.C[C@H](N)CC1=CC=CC=C1.C[C@H](N)CC1=CC=CC=C1 PYHRZPFZZDCOPH-QXGOIDDHSA-N 0.000 description 2
- ZEUITGRIYCTCEM-KRWDZBQOSA-N (S)-duloxetine Chemical compound C1([C@@H](OC=2C3=CC=CC=C3C=CC=2)CCNC)=CC=CS1 ZEUITGRIYCTCEM-KRWDZBQOSA-N 0.000 description 2
- IWYDHOAUDWTVEP-ZETCQYMHSA-N (S)-mandelic acid Chemical compound OC(=O)[C@@H](O)C1=CC=CC=C1 IWYDHOAUDWTVEP-ZETCQYMHSA-N 0.000 description 2
- DDMOUSALMHHKOS-UHFFFAOYSA-N 1,2-dichloro-1,1,2,2-tetrafluoroethane Chemical compound FC(F)(Cl)C(F)(F)Cl DDMOUSALMHHKOS-UHFFFAOYSA-N 0.000 description 2
- VAZJLPXFVQHDFB-UHFFFAOYSA-N 1-(diaminomethylidene)-2-hexylguanidine Polymers CCCCCCN=C(N)N=C(N)N VAZJLPXFVQHDFB-UHFFFAOYSA-N 0.000 description 2
- SDGOIAKQDAKSJI-UHFFFAOYSA-N 1-[[4-(bromomethyl)phenyl]methyl]-4-chloropyrazole Chemical compound C1=C(Cl)C=NN1CC1=CC=C(CBr)C=C1 SDGOIAKQDAKSJI-UHFFFAOYSA-N 0.000 description 2
- VFWCMGCRMGJXDK-UHFFFAOYSA-N 1-chlorobutane Chemical class CCCCCl VFWCMGCRMGJXDK-UHFFFAOYSA-N 0.000 description 2
- FZWBNHMXJMCXLU-UHFFFAOYSA-N 2,3,4,5-tetrahydroxy-6-[3,4,5-trihydroxy-6-[[3,4,5-trihydroxy-6-(hydroxymethyl)oxan-2-yl]oxymethyl]oxan-2-yl]oxyhexanal Chemical compound OC1C(O)C(O)C(CO)OC1OCC1C(O)C(O)C(O)C(OCC(O)C(O)C(O)C(O)C=O)O1 FZWBNHMXJMCXLU-UHFFFAOYSA-N 0.000 description 2
- LXFQSRIDYRFTJW-UHFFFAOYSA-M 2,4,6-trimethylbenzenesulfonate Chemical compound CC1=CC(C)=C(S([O-])(=O)=O)C(C)=C1 LXFQSRIDYRFTJW-UHFFFAOYSA-M 0.000 description 2
- MMANISXHIWXYST-UHFFFAOYSA-N 2-(3-chlorophenyl)-4-[[4-[(4-chloropyrazol-1-yl)methyl]phenyl]methyl]-6-ethylpyrimidine Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC(C=C1)=CC=C1CN1C=C(Cl)C=N1 MMANISXHIWXYST-UHFFFAOYSA-N 0.000 description 2
- SOZCOHGHKUAMBS-UHFFFAOYSA-N 2-(3-chlorophenyl)-6-(trifluoromethyl)-1h-pyrimidin-4-one Chemical compound N1C(C(F)(F)F)=CC(=O)N=C1C1=CC=CC(Cl)=C1 SOZCOHGHKUAMBS-UHFFFAOYSA-N 0.000 description 2
- YBAWYTYNMZWMMJ-UHFFFAOYSA-N 2-(6-fluoro-1h-indol-3-yl)-n-[[3-(2,2,3,3-tetrafluoropropoxy)phenyl]methyl]ethanamine Chemical compound FC(F)C(F)(F)COC1=CC=CC(CNCCC=2C3=CC=C(F)C=C3NC=2)=C1 YBAWYTYNMZWMMJ-UHFFFAOYSA-N 0.000 description 2
- ZWDBCVNBVGDSDX-UHFFFAOYSA-N 2-[4-[(2-cyclopentyl-6-ethylpyrimidin-4-yl)methyl]phenyl]acetic acid Chemical compound N=1C(C2CCCC2)=NC(CC)=CC=1CC1=CC=C(CC(O)=O)C=C1 ZWDBCVNBVGDSDX-UHFFFAOYSA-N 0.000 description 2
- QBPGYGUJUWEXTG-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]-2-methylpropanamide Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(C(C)(C)C(N)=O)C=C1 QBPGYGUJUWEXTG-UHFFFAOYSA-N 0.000 description 2
- AUHSWZJXBXIQTP-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]-2-methylpropanoic acid Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(C(C)(C)C(O)=O)C=C1 AUHSWZJXBXIQTP-UHFFFAOYSA-N 0.000 description 2
- RMGRGZGNFUGPHG-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]-n-propylacetamide Chemical compound C1=CC(CC(=O)NCCC)=CC=C1CC1=CC(CC)=NC(C=2C=C(Cl)C=CC=2)=N1 RMGRGZGNFUGPHG-UHFFFAOYSA-N 0.000 description 2
- FJDMZQLQQKHVRK-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]acetic acid Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(CC(O)=O)C=C1 FJDMZQLQQKHVRK-UHFFFAOYSA-N 0.000 description 2
- ISFMNSBYUVHDCJ-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]ethanol Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(CCO)C=C1 ISFMNSBYUVHDCJ-UHFFFAOYSA-N 0.000 description 2
- VGNQHGSPNNMIGE-UHFFFAOYSA-N 2-[4-[[2-cyclopentyloxy-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetic acid Chemical compound C1=CC(CC(=O)O)=CC=C1CC1=CC(C(F)(F)F)=NC(OC2CCCC2)=N1 VGNQHGSPNNMIGE-UHFFFAOYSA-N 0.000 description 2
- JVTIXNMXDLQEJE-UHFFFAOYSA-N 2-decanoyloxypropyl decanoate 2-octanoyloxypropyl octanoate Chemical compound C(CCCCCCC)(=O)OCC(C)OC(CCCCCCC)=O.C(=O)(CCCCCCCCC)OCC(C)OC(=O)CCCCCCCCC JVTIXNMXDLQEJE-UHFFFAOYSA-N 0.000 description 2
- LQJBNNIYVWPHFW-UHFFFAOYSA-N 20:1omega9c fatty acid Natural products CCCCCCCCCCC=CCCCCCCCC(O)=O LQJBNNIYVWPHFW-UHFFFAOYSA-N 0.000 description 2
- LKXKVNLHWVFQRH-UHFFFAOYSA-N 4-chloro-2-cyclopentyl-6-ethylpyrimidine Chemical compound CCC1=CC(Cl)=NC(C2CCCC2)=N1 LKXKVNLHWVFQRH-UHFFFAOYSA-N 0.000 description 2
- 229940090248 4-hydroxybenzoic acid Drugs 0.000 description 2
- UPJKSWLLCONYMW-UHFFFAOYSA-N 5'-Adenosine monophosphate Natural products COc1cc(O)c(C(=O)C)c(OC2OC(COC3OC(C)C(O)C(O)C3O)C(O)C(O)C2O)c1 UPJKSWLLCONYMW-UHFFFAOYSA-N 0.000 description 2
- 108091005435 5-HT6 receptors Proteins 0.000 description 2
- LDCYZAJDBXYCGN-VIFPVBQESA-N 5-hydroxy-L-tryptophan Chemical compound C1=C(O)C=C2C(C[C@H](N)C(O)=O)=CNC2=C1 LDCYZAJDBXYCGN-VIFPVBQESA-N 0.000 description 2
- XKFPYPQQHFEXRZ-UHFFFAOYSA-N 5-methyl-N'-(phenylmethyl)-3-isoxazolecarbohydrazide Chemical compound O1C(C)=CC(C(=O)NNCC=2C=CC=CC=2)=N1 XKFPYPQQHFEXRZ-UHFFFAOYSA-N 0.000 description 2
- ODHCTXKNWHHXJC-VKHMYHEASA-N 5-oxo-L-proline Chemical compound OC(=O)[C@@H]1CCC(=O)N1 ODHCTXKNWHHXJC-VKHMYHEASA-N 0.000 description 2
- FHVDTGUDJYJELY-UHFFFAOYSA-N 6-{[2-carboxy-4,5-dihydroxy-6-(phosphanyloxy)oxan-3-yl]oxy}-4,5-dihydroxy-3-phosphanyloxane-2-carboxylic acid Chemical compound O1C(C(O)=O)C(P)C(O)C(O)C1OC1C(C(O)=O)OC(OP)C(O)C1O FHVDTGUDJYJELY-UHFFFAOYSA-N 0.000 description 2
- JICJBGPOMZQUBB-UHFFFAOYSA-N 7-[(3-chloro-6-methyl-5,5-dioxido-6,11-dihydrodibenzo[c,f][1,2]thiazepin-11-yl)amino]heptanoic acid Chemical compound O=S1(=O)N(C)C2=CC=CC=C2C(NCCCCCCC(O)=O)C2=CC=C(Cl)C=C21 JICJBGPOMZQUBB-UHFFFAOYSA-N 0.000 description 2
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 description 2
- QSBYPNXLFMSGKH-UHFFFAOYSA-N 9-Heptadecensaeure Natural products CCCCCCCC=CCCCCCCCC(O)=O QSBYPNXLFMSGKH-UHFFFAOYSA-N 0.000 description 2
- AEOBEOJCBAYXBA-UHFFFAOYSA-N A2P5P Natural products C1=NC=2C(N)=NC=NC=2N1C1OC(COP(O)(O)=O)C(O)C1OP(O)(O)=O AEOBEOJCBAYXBA-UHFFFAOYSA-N 0.000 description 2
- 244000215068 Acacia senegal Species 0.000 description 2
- NIXOWILDQLNWCW-UHFFFAOYSA-N Acrylic acid Chemical compound OC(=O)C=C NIXOWILDQLNWCW-UHFFFAOYSA-N 0.000 description 2
- 102000002281 Adenylate kinase Human genes 0.000 description 2
- 108020000543 Adenylate kinase Proteins 0.000 description 2
- 229920001817 Agar Polymers 0.000 description 2
- 235000019489 Almond oil Nutrition 0.000 description 2
- QGZKDVFQNNGYKY-UHFFFAOYSA-O Ammonium Chemical compound [NH4+] QGZKDVFQNNGYKY-UHFFFAOYSA-O 0.000 description 2
- 244000144725 Amygdalus communis Species 0.000 description 2
- 244000105624 Arachis hypogaea Species 0.000 description 2
- 241000283690 Bos taurus Species 0.000 description 2
- FERIUCNNQQJTOY-UHFFFAOYSA-M Butyrate Chemical compound CCCC([O-])=O FERIUCNNQQJTOY-UHFFFAOYSA-M 0.000 description 2
- FERIUCNNQQJTOY-UHFFFAOYSA-N Butyric acid Natural products CCCC(O)=O FERIUCNNQQJTOY-UHFFFAOYSA-N 0.000 description 2
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 2
- 241000282472 Canis lupus familiaris Species 0.000 description 2
- 241000283707 Capra Species 0.000 description 2
- BVKZGUZCCUSVTD-UHFFFAOYSA-L Carbonate Chemical compound [O-]C([O-])=O BVKZGUZCCUSVTD-UHFFFAOYSA-L 0.000 description 2
- 102220640918 Cell division control protein 6 homolog_S54D_mutation Human genes 0.000 description 2
- KRKNYBCHXYNGOX-UHFFFAOYSA-K Citrate Chemical compound [O-]C(=O)CC(O)(CC([O-])=O)C([O-])=O KRKNYBCHXYNGOX-UHFFFAOYSA-K 0.000 description 2
- GDLIGKIOYRNHDA-UHFFFAOYSA-N Clomipramine Chemical compound C1CC2=CC=C(Cl)C=C2N(CCCN(C)C)C2=CC=CC=C21 GDLIGKIOYRNHDA-UHFFFAOYSA-N 0.000 description 2
- UDMBCSSLTHHNCD-UHFFFAOYSA-N Coenzym Q(11) Natural products C1=NC=2C(N)=NC=NC=2N1C1OC(COP(O)(O)=O)C(O)C1O UDMBCSSLTHHNCD-UHFFFAOYSA-N 0.000 description 2
- 244000303965 Cyamopsis psoralioides Species 0.000 description 2
- 108010049894 Cyclic AMP-Dependent Protein Kinases Proteins 0.000 description 2
- FBPFZTCFMRRESA-KVTDHHQDSA-N D-Mannitol Chemical compound OC[C@@H](O)[C@@H](O)[C@H](O)[C@H](O)CO FBPFZTCFMRRESA-KVTDHHQDSA-N 0.000 description 2
- HCYAFALTSJYZDH-UHFFFAOYSA-N Desimpramine Chemical compound C1CC2=CC=CC=C2N(CCCNC)C2=CC=CC=C21 HCYAFALTSJYZDH-UHFFFAOYSA-N 0.000 description 2
- FEWJPZIEWOKRBE-JCYAYHJZSA-N Dextrotartaric acid Chemical compound OC(=O)[C@H](O)[C@@H](O)C(O)=O FEWJPZIEWOKRBE-JCYAYHJZSA-N 0.000 description 2
- 239000004338 Dichlorodifluoromethane Substances 0.000 description 2
- XBPCUCUWBYBCDP-UHFFFAOYSA-N Dicyclohexylamine Chemical compound C1CCCCC1NC1CCCCC1 XBPCUCUWBYBCDP-UHFFFAOYSA-N 0.000 description 2
- LVGKNOAMLMIIKO-UHFFFAOYSA-N Elaidinsaeure-aethylester Natural products CCCCCCCCC=CCCCCCCCC(=O)OCC LVGKNOAMLMIIKO-UHFFFAOYSA-N 0.000 description 2
- 241000792859 Enema Species 0.000 description 2
- PIICEJLVQHRZGT-UHFFFAOYSA-N Ethylenediamine Chemical compound NCCN PIICEJLVQHRZGT-UHFFFAOYSA-N 0.000 description 2
- 241000282326 Felis catus Species 0.000 description 2
- BDAGIHXWWSANSR-UHFFFAOYSA-M Formate Chemical compound [O-]C=O BDAGIHXWWSANSR-UHFFFAOYSA-M 0.000 description 2
- VZCYOOQTPOCHFL-OWOJBTEDSA-N Fumaric acid Chemical compound OC(=O)\C=C\C(O)=O VZCYOOQTPOCHFL-OWOJBTEDSA-N 0.000 description 2
- 229920000926 Galactomannan Polymers 0.000 description 2
- 229920002907 Guar gum Polymers 0.000 description 2
- 229920000084 Gum arabic Polymers 0.000 description 2
- 229920000569 Gum karaya Polymers 0.000 description 2
- NTYJJOPFIAHURM-UHFFFAOYSA-N Histamine Chemical compound NCCC1=CN=CN1 NTYJJOPFIAHURM-UHFFFAOYSA-N 0.000 description 2
- 101001098805 Homo sapiens cAMP-specific 3',5'-cyclic phosphodiesterase 4A Proteins 0.000 description 2
- 101000988423 Homo sapiens cAMP-specific 3',5'-cyclic phosphodiesterase 4C Proteins 0.000 description 2
- CPELXLSAUQHCOX-UHFFFAOYSA-N Hydrogen bromide Chemical compound Br CPELXLSAUQHCOX-UHFFFAOYSA-N 0.000 description 2
- 229920002153 Hydroxypropyl cellulose Polymers 0.000 description 2
- 206010020772 Hypertension Diseases 0.000 description 2
- 206010020852 Hypertonia Diseases 0.000 description 2
- WHUUTDBJXJRKMK-VKHMYHEASA-N L-glutamic acid Chemical compound OC(=O)[C@@H](N)CCC(O)=O WHUUTDBJXJRKMK-VKHMYHEASA-N 0.000 description 2
- 102000003855 L-lactate dehydrogenase Human genes 0.000 description 2
- 108700023483 L-lactate dehydrogenases Proteins 0.000 description 2
- FEWJPZIEWOKRBE-JCYAYHJZSA-L L-tartrate(2-) Chemical compound [O-]C(=O)[C@H](O)[C@@H](O)C([O-])=O FEWJPZIEWOKRBE-JCYAYHJZSA-L 0.000 description 2
- JVTAAEKCZFNVCJ-UHFFFAOYSA-M Lactate Chemical compound CC(O)C([O-])=O JVTAAEKCZFNVCJ-UHFFFAOYSA-M 0.000 description 2
- 239000004166 Lanolin Substances 0.000 description 2
- WHXSMMKQMYFTQS-UHFFFAOYSA-N Lithium Chemical compound [Li] WHXSMMKQMYFTQS-UHFFFAOYSA-N 0.000 description 2
- OFOBLEOULBTSOW-UHFFFAOYSA-L Malonate Chemical compound [O-]C(=O)CC([O-])=O OFOBLEOULBTSOW-UHFFFAOYSA-L 0.000 description 2
- 241000124008 Mammalia Species 0.000 description 2
- 229930195725 Mannitol Natural products 0.000 description 2
- ZPXSCAKFGYXMGA-UHFFFAOYSA-N Mazindol Chemical compound N12CCN=C2C2=CC=CC=C2C1(O)C1=CC=C(Cl)C=C1 ZPXSCAKFGYXMGA-UHFFFAOYSA-N 0.000 description 2
- AFVFQIVMOAPDHO-UHFFFAOYSA-N Methanesulfonic acid Chemical compound CS(O)(=O)=O AFVFQIVMOAPDHO-UHFFFAOYSA-N 0.000 description 2
- BZLVMXJERCGZMT-UHFFFAOYSA-N Methyl tert-butyl ether Chemical compound COC(C)(C)C BZLVMXJERCGZMT-UHFFFAOYSA-N 0.000 description 2
- DUGOZIWVEXMGBE-UHFFFAOYSA-N Methylphenidate Chemical compound C=1C=CC=CC=1C(C(=O)OC)C1CCCCN1 DUGOZIWVEXMGBE-UHFFFAOYSA-N 0.000 description 2
- UEQUQVLFIPOEMF-UHFFFAOYSA-N Mianserin Chemical compound C1C2=CC=CC=C2N2CCN(C)CC2C2=CC=CC=C21 UEQUQVLFIPOEMF-UHFFFAOYSA-N 0.000 description 2
- 229920000881 Modified starch Polymers 0.000 description 2
- 239000004909 Moisturizer Substances 0.000 description 2
- 229920000715 Mucilage Polymers 0.000 description 2
- QIAFMBKCNZACKA-UHFFFAOYSA-N N-benzoylglycine Chemical compound OC(=O)CNC(=O)C1=CC=CC=C1 QIAFMBKCNZACKA-UHFFFAOYSA-N 0.000 description 2
- 229940127523 NMDA Receptor Antagonists Drugs 0.000 description 2
- PVNIIMVLHYAWGP-UHFFFAOYSA-N Niacin Chemical compound OC(=O)C1=CC=CN=C1 PVNIIMVLHYAWGP-UHFFFAOYSA-N 0.000 description 2
- DFPAKSUCGFBDDF-UHFFFAOYSA-N Nicotinamide Chemical compound NC(=O)C1=CC=CN=C1 DFPAKSUCGFBDDF-UHFFFAOYSA-N 0.000 description 2
- PHVGLTMQBUFIQQ-UHFFFAOYSA-N Nortryptiline Chemical compound C1CC2=CC=CC=C2C(=CCCNC)C2=CC=CC=C21 PHVGLTMQBUFIQQ-UHFFFAOYSA-N 0.000 description 2
- KYYIDSXMWOZKMP-UHFFFAOYSA-N O-desmethylvenlafaxine Chemical compound C1CCCCC1(O)C(CN(C)C)C1=CC=C(O)C=C1 KYYIDSXMWOZKMP-UHFFFAOYSA-N 0.000 description 2
- 239000005642 Oleic acid Substances 0.000 description 2
- ZQPPMHVWECSIRJ-UHFFFAOYSA-N Oleic acid Natural products CCCCCCCCC=CCCCCCCCC(O)=O ZQPPMHVWECSIRJ-UHFFFAOYSA-N 0.000 description 2
- 241000283973 Oryctolagus cuniculus Species 0.000 description 2
- MUBZPKHOEPUJKR-UHFFFAOYSA-N Oxalic acid Chemical compound OC(=O)C(O)=O MUBZPKHOEPUJKR-UHFFFAOYSA-N 0.000 description 2
- 206010033799 Paralysis Diseases 0.000 description 2
- AHOUBRCZNHFOSL-UHFFFAOYSA-N Paroxetine hydrochloride Natural products C1=CC(F)=CC=C1C1C(COC=2C=C3OCOC3=CC=2)CNCC1 AHOUBRCZNHFOSL-UHFFFAOYSA-N 0.000 description 2
- 241001494479 Pecora Species 0.000 description 2
- RMUCZJUITONUFY-UHFFFAOYSA-N Phenelzine Chemical compound NNCCC1=CC=CC=C1 RMUCZJUITONUFY-UHFFFAOYSA-N 0.000 description 2
- GMZVRMREEHBGGF-UHFFFAOYSA-N Piracetam Chemical compound NC(=O)CN1CCCC1=O GMZVRMREEHBGGF-UHFFFAOYSA-N 0.000 description 2
- 229920002413 Polyhexanide Polymers 0.000 description 2
- XBDQKXXYIPTUBI-UHFFFAOYSA-M Propionate Chemical compound CCC([O-])=O XBDQKXXYIPTUBI-UHFFFAOYSA-M 0.000 description 2
- 102000013009 Pyruvate Kinase Human genes 0.000 description 2
- 108020005115 Pyruvate Kinase Proteins 0.000 description 2
- 240000000528 Ricinus communis Species 0.000 description 2
- 235000004443 Ricinus communis Nutrition 0.000 description 2
- XSVMFMHYUFZWBK-NSHDSACASA-N Rivastigmine Chemical compound CCN(C)C(=O)OC1=CC=CC([C@H](C)N(C)C)=C1 XSVMFMHYUFZWBK-NSHDSACASA-N 0.000 description 2
- MTCFGRXMJLQNBG-UHFFFAOYSA-N Serine Natural products OCC(N)C(O)=O MTCFGRXMJLQNBG-UHFFFAOYSA-N 0.000 description 2
- 208000013738 Sleep Initiation and Maintenance disease Diseases 0.000 description 2
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 2
- MKRNVBXERAPZOP-UHFFFAOYSA-N Starch acetate Chemical compound O1C(CO)C(OC)C(O)C(O)C1OCC1C(OC2C(C(O)C(OC)C(CO)O2)OC(C)=O)C(O)C(O)C(OC2C(OC(C)C(O)C2O)CO)O1 MKRNVBXERAPZOP-UHFFFAOYSA-N 0.000 description 2
- 241000934878 Sterculia Species 0.000 description 2
- 241000282887 Suidae Species 0.000 description 2
- 238000006069 Suzuki reaction reaction Methods 0.000 description 2
- PZBFGYYEXUXCOF-UHFFFAOYSA-N TCEP Chemical compound OC(=O)CCP(CCC(O)=O)CCC(O)=O PZBFGYYEXUXCOF-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-MICDWDOJSA-N Trichloro(2H)methane Chemical compound [2H]C(Cl)(Cl)Cl HEDRZPFGACZZDS-MICDWDOJSA-N 0.000 description 2
- 229940123445 Tricyclic antidepressant Drugs 0.000 description 2
- DTQVDTLACAAQTR-UHFFFAOYSA-M Trifluoroacetate Chemical compound [O-]C(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-M 0.000 description 2
- OKJPEAGHQZHRQV-UHFFFAOYSA-N Triiodomethane Natural products IC(I)I OKJPEAGHQZHRQV-UHFFFAOYSA-N 0.000 description 2
- 206010047700 Vomiting Diseases 0.000 description 2
- 240000008042 Zea mays Species 0.000 description 2
- PHUXCLJCXHGQLP-UHFFFAOYSA-N [4-[(4-chloropyrazol-1-yl)methyl]phenyl]methanol Chemical compound C1=CC(CO)=CC=C1CN1N=CC(Cl)=C1 PHUXCLJCXHGQLP-UHFFFAOYSA-N 0.000 description 2
- 230000002159 abnormal effect Effects 0.000 description 2
- 235000010489 acacia gum Nutrition 0.000 description 2
- 239000000205 acacia gum Substances 0.000 description 2
- 150000001242 acetic acid derivatives Chemical class 0.000 description 2
- 150000007513 acids Chemical class 0.000 description 2
- 229940047812 adderall Drugs 0.000 description 2
- 239000000654 additive Substances 0.000 description 2
- 230000000996 additive effect Effects 0.000 description 2
- 239000000853 adhesive Substances 0.000 description 2
- WNLRTRBMVRJNCN-UHFFFAOYSA-L adipate(2-) Chemical compound [O-]C(=O)CCCCC([O-])=O WNLRTRBMVRJNCN-UHFFFAOYSA-L 0.000 description 2
- 230000002411 adverse Effects 0.000 description 2
- 239000008272 agar Substances 0.000 description 2
- 235000010419 agar Nutrition 0.000 description 2
- 229940023476 agar Drugs 0.000 description 2
- 229960002629 agomelatine Drugs 0.000 description 2
- YJYPHIXNFHFHND-UHFFFAOYSA-N agomelatine Chemical compound C1=CC=C(CCNC(C)=O)C2=CC(OC)=CC=C21 YJYPHIXNFHFHND-UHFFFAOYSA-N 0.000 description 2
- 239000000556 agonist Substances 0.000 description 2
- 229940072056 alginate Drugs 0.000 description 2
- 239000003513 alkali Substances 0.000 description 2
- 229910001413 alkali metal ion Inorganic materials 0.000 description 2
- 229910001420 alkaline earth metal ion Inorganic materials 0.000 description 2
- 125000000217 alkyl group Chemical group 0.000 description 2
- 239000008168 almond oil Substances 0.000 description 2
- AWUCVROLDVIAJX-UHFFFAOYSA-N alpha-glycerophosphate Natural products OCC(O)COP(O)(O)=O AWUCVROLDVIAJX-UHFFFAOYSA-N 0.000 description 2
- 230000001668 ameliorated effect Effects 0.000 description 2
- 150000001414 amino alcohols Chemical class 0.000 description 2
- CBTVGIZVANVGBH-UHFFFAOYSA-N aminomethyl propanol Chemical compound CC(C)(N)CO CBTVGIZVANVGBH-UHFFFAOYSA-N 0.000 description 2
- 229960000836 amitriptyline Drugs 0.000 description 2
- KRMDCWKBEZIMAB-UHFFFAOYSA-N amitriptyline Chemical compound C1CC2=CC=CC=C2C(=CCCN(C)C)C2=CC=CC=C21 KRMDCWKBEZIMAB-UHFFFAOYSA-N 0.000 description 2
- 229940025084 amphetamine Drugs 0.000 description 2
- 239000003708 ampul Substances 0.000 description 2
- 125000000129 anionic group Chemical group 0.000 description 2
- 239000003945 anionic surfactant Substances 0.000 description 2
- 229960000793 aniracetam Drugs 0.000 description 2
- ZXNRTKGTQJPIJK-UHFFFAOYSA-N aniracetam Chemical compound C1=CC(OC)=CC=C1C(=O)N1C(=O)CCC1 ZXNRTKGTQJPIJK-UHFFFAOYSA-N 0.000 description 2
- 230000002744 anti-aggregatory effect Effects 0.000 description 2
- 230000003276 anti-hypertensive effect Effects 0.000 description 2
- 230000001062 anti-nausea Effects 0.000 description 2
- 239000003146 anticoagulant agent Substances 0.000 description 2
- 239000003963 antioxidant agent Substances 0.000 description 2
- VMWNQDUVQKEIOC-CYBMUJFWSA-N apomorphine Chemical compound C([C@H]1N(C)CC2)C3=CC=C(O)C(O)=C3C3=C1C2=CC=C3 VMWNQDUVQKEIOC-CYBMUJFWSA-N 0.000 description 2
- 229960004046 apomorphine Drugs 0.000 description 2
- 239000007900 aqueous suspension Substances 0.000 description 2
- 239000008135 aqueous vehicle Substances 0.000 description 2
- 229940009098 aspartate Drugs 0.000 description 2
- 235000003704 aspartic acid Nutrition 0.000 description 2
- 239000012298 atmosphere Substances 0.000 description 2
- 230000003385 bacteriostatic effect Effects 0.000 description 2
- 235000013871 bee wax Nutrition 0.000 description 2
- 239000012166 beeswax Substances 0.000 description 2
- 230000006399 behavior Effects 0.000 description 2
- 230000003542 behavioural effect Effects 0.000 description 2
- 229960000686 benzalkonium chloride Drugs 0.000 description 2
- 229940077388 benzenesulfonate Drugs 0.000 description 2
- 229940050390 benzoate Drugs 0.000 description 2
- WPYMKLBDIGXBTP-UHFFFAOYSA-N benzoic acid Chemical compound OC(=O)C1=CC=CC=C1 WPYMKLBDIGXBTP-UHFFFAOYSA-N 0.000 description 2
- 235000019445 benzyl alcohol Nutrition 0.000 description 2
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 description 2
- CADWTSSKOVRVJC-UHFFFAOYSA-N benzyl(dimethyl)azanium;chloride Chemical compound [Cl-].C[NH+](C)CC1=CC=CC=C1 CADWTSSKOVRVJC-UHFFFAOYSA-N 0.000 description 2
- OQFSQFPPLPISGP-UHFFFAOYSA-N beta-carboxyaspartic acid Natural products OC(=O)C(N)C(C(O)=O)C(O)=O OQFSQFPPLPISGP-UHFFFAOYSA-N 0.000 description 2
- OFYVIGTWSQPCLF-NWDGAFQWSA-N bicifadine Chemical compound C1=CC(C)=CC=C1[C@@]1(CNC2)[C@H]2C1 OFYVIGTWSQPCLF-NWDGAFQWSA-N 0.000 description 2
- 229950010365 bicifadine Drugs 0.000 description 2
- 238000002306 biochemical method Methods 0.000 description 2
- SIPUZPBQZHNSDW-UHFFFAOYSA-N bis(2-methylpropyl)aluminum Chemical compound CC(C)C[Al]CC(C)C SIPUZPBQZHNSDW-UHFFFAOYSA-N 0.000 description 2
- 210000004369 blood Anatomy 0.000 description 2
- 239000008280 blood Substances 0.000 description 2
- 230000037396 body weight Effects 0.000 description 2
- 102100029169 cAMP-specific 3',5'-cyclic phosphodiesterase 4C Human genes 0.000 description 2
- 229910000024 caesium carbonate Inorganic materials 0.000 description 2
- 229910052791 calcium Inorganic materials 0.000 description 2
- 239000011575 calcium Substances 0.000 description 2
- 159000000007 calcium salts Chemical class 0.000 description 2
- MIOPJNTWMNEORI-UHFFFAOYSA-N camphorsulfonic acid Chemical compound C1CC2(CS(O)(=O)=O)C(=O)CC1C2(C)C MIOPJNTWMNEORI-UHFFFAOYSA-N 0.000 description 2
- 229960001631 carbomer Drugs 0.000 description 2
- 229940049638 carbomer homopolymer type c Drugs 0.000 description 2
- 229940043234 carbomer-940 Drugs 0.000 description 2
- 229940031663 carbomer-974p Drugs 0.000 description 2
- 239000001569 carbon dioxide Substances 0.000 description 2
- 229910002092 carbon dioxide Inorganic materials 0.000 description 2
- 229960004424 carbon dioxide Drugs 0.000 description 2
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 2
- 206010061592 cardiac fibrillation Diseases 0.000 description 2
- 235000010418 carrageenan Nutrition 0.000 description 2
- 239000000679 carrageenan Substances 0.000 description 2
- 229920001525 carrageenan Polymers 0.000 description 2
- 229940113118 carrageenan Drugs 0.000 description 2
- 239000012876 carrier material Substances 0.000 description 2
- 239000004359 castor oil Substances 0.000 description 2
- 235000019438 castor oil Nutrition 0.000 description 2
- 125000002091 cationic group Chemical group 0.000 description 2
- 239000003093 cationic surfactant Substances 0.000 description 2
- 150000001768 cations Chemical class 0.000 description 2
- 230000020411 cell activation Effects 0.000 description 2
- 239000003153 chemical reaction reagent Substances 0.000 description 2
- 229960002152 chlorhexidine acetate Drugs 0.000 description 2
- 150000001805 chlorine compounds Chemical class 0.000 description 2
- 229960004926 chlorobutanol Drugs 0.000 description 2
- IJOOHPMOJXWVHK-UHFFFAOYSA-N chlorotrimethylsilane Chemical compound C[Si](C)(C)Cl IJOOHPMOJXWVHK-UHFFFAOYSA-N 0.000 description 2
- 230000001713 cholinergic effect Effects 0.000 description 2
- 239000000544 cholinesterase inhibitor Substances 0.000 description 2
- 229960001653 citalopram Drugs 0.000 description 2
- 230000009194 climbing Effects 0.000 description 2
- 229960004606 clomipramine Drugs 0.000 description 2
- 238000011260 co-administration Methods 0.000 description 2
- 229940110456 cocoa butter Drugs 0.000 description 2
- 235000019868 cocoa butter Nutrition 0.000 description 2
- 238000013270 controlled release Methods 0.000 description 2
- 239000002285 corn oil Substances 0.000 description 2
- 235000005687 corn oil Nutrition 0.000 description 2
- 239000002537 cosmetic Substances 0.000 description 2
- 230000008878 coupling Effects 0.000 description 2
- 238000010168 coupling process Methods 0.000 description 2
- 238000005859 coupling reaction Methods 0.000 description 2
- 229960005217 dapoxetine Drugs 0.000 description 2
- USRHYDPUVLEVMC-FQEVSTJZSA-N dapoxetine Chemical compound C1([C@H](CCOC=2C3=CC=CC=C3C=CC=2)N(C)C)=CC=CC=C1 USRHYDPUVLEVMC-FQEVSTJZSA-N 0.000 description 2
- 125000002704 decyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 230000002939 deleterious effect Effects 0.000 description 2
- 238000013461 design Methods 0.000 description 2
- 229960003914 desipramine Drugs 0.000 description 2
- 229960001623 desvenlafaxine Drugs 0.000 description 2
- 229940099242 dexedrine Drugs 0.000 description 2
- 229940119743 dextran 70 Drugs 0.000 description 2
- PXBRQCKWGAHEHS-UHFFFAOYSA-N dichlorodifluoromethane Chemical compound FC(F)(Cl)Cl PXBRQCKWGAHEHS-UHFFFAOYSA-N 0.000 description 2
- 235000019404 dichlorodifluoromethane Nutrition 0.000 description 2
- 229940042935 dichlorodifluoromethane Drugs 0.000 description 2
- 229940087091 dichlorotetrafluoroethane Drugs 0.000 description 2
- 235000005911 diet Nutrition 0.000 description 2
- 230000037213 diet Effects 0.000 description 2
- ZBCBWPMODOFKDW-UHFFFAOYSA-N diethanolamine Chemical compound OCCNCCO ZBCBWPMODOFKDW-UHFFFAOYSA-N 0.000 description 2
- 125000004177 diethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 2
- HPNMFZURTQLUMO-UHFFFAOYSA-N diethylamine Chemical compound CCNCC HPNMFZURTQLUMO-UHFFFAOYSA-N 0.000 description 2
- 239000003085 diluting agent Substances 0.000 description 2
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 description 2
- GAFRWLVTHPVQGK-UHFFFAOYSA-N dipentyl sulfate Chemical class CCCCCOS(=O)(=O)OCCCCC GAFRWLVTHPVQGK-UHFFFAOYSA-N 0.000 description 2
- 208000037765 diseases and disorders Diseases 0.000 description 2
- 125000003438 dodecyl group Chemical group [H]C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])* 0.000 description 2
- 229960003530 donepezil Drugs 0.000 description 2
- 229960003638 dopamine Drugs 0.000 description 2
- 230000003291 dopaminomimetic effect Effects 0.000 description 2
- 229960005426 doxepin Drugs 0.000 description 2
- ODQWQRRAPPTVAG-GZTJUZNOSA-N doxepin Chemical compound C1OC2=CC=CC=C2C(=C/CCN(C)C)/C2=CC=CC=C21 ODQWQRRAPPTVAG-GZTJUZNOSA-N 0.000 description 2
- 239000006196 drop Substances 0.000 description 2
- 238000001035 drying Methods 0.000 description 2
- 229960002866 duloxetine Drugs 0.000 description 2
- 230000002500 effect on skin Effects 0.000 description 2
- 239000003974 emollient agent Substances 0.000 description 2
- 230000001804 emulsifying effect Effects 0.000 description 2
- 239000007920 enema Substances 0.000 description 2
- 229940079360 enema for constipation Drugs 0.000 description 2
- 230000002708 enhancing effect Effects 0.000 description 2
- 210000002615 epidermis Anatomy 0.000 description 2
- 229960004341 escitalopram Drugs 0.000 description 2
- WSEQXVZVJXJVFP-FQEVSTJZSA-N escitalopram Chemical compound C1([C@]2(C3=CC=C(C=C3CO2)C#N)CCCN(C)C)=CC=C(F)C=C1 WSEQXVZVJXJVFP-FQEVSTJZSA-N 0.000 description 2
- RONZAEMNMFQXRA-MRXNPFEDSA-N esmirtazapine Chemical compound C1C2=CC=CN=C2N2CCN(C)C[C@@H]2C2=CC=CC=C21 RONZAEMNMFQXRA-MRXNPFEDSA-N 0.000 description 2
- 229950002566 esmirtazapine Drugs 0.000 description 2
- 229950008247 esreboxetine Drugs 0.000 description 2
- BEFDCLMNVWHSGT-UHFFFAOYSA-N ethenylcyclopentane Chemical compound C=CC1CCCC1 BEFDCLMNVWHSGT-UHFFFAOYSA-N 0.000 description 2
- 150000002170 ethers Chemical class 0.000 description 2
- WWVBRUOYKGDMFY-UHFFFAOYSA-N ethyl 3-chlorobenzenecarboximidate;hydrochloride Chemical compound Cl.CCOC(=N)C1=CC=CC(Cl)=C1 WWVBRUOYKGDMFY-UHFFFAOYSA-N 0.000 description 2
- PQVSTLUFSYVLTO-UHFFFAOYSA-N ethyl n-ethoxycarbonylcarbamate Chemical compound CCOC(=O)NC(=O)OCC PQVSTLUFSYVLTO-UHFFFAOYSA-N 0.000 description 2
- LVGKNOAMLMIIKO-QXMHVHEDSA-N ethyl oleate Chemical compound CCCCCCCC\C=C/CCCCCCCC(=O)OCC LVGKNOAMLMIIKO-QXMHVHEDSA-N 0.000 description 2
- 229940093471 ethyl oleate Drugs 0.000 description 2
- 238000013265 extended release Methods 0.000 description 2
- 210000000744 eyelid Anatomy 0.000 description 2
- 235000019197 fats Nutrition 0.000 description 2
- 150000004665 fatty acids Chemical class 0.000 description 2
- 230000002600 fibrillogenic effect Effects 0.000 description 2
- 239000000945 filler Substances 0.000 description 2
- 239000012530 fluid Substances 0.000 description 2
- 229960002464 fluoxetine Drugs 0.000 description 2
- CJOFXWAVKWHTFT-XSFVSMFZSA-N fluvoxamine Chemical compound COCCCC\C(=N/OCCN)C1=CC=C(C(F)(F)F)C=C1 CJOFXWAVKWHTFT-XSFVSMFZSA-N 0.000 description 2
- 229960004038 fluvoxamine Drugs 0.000 description 2
- 230000000855 fungicidal effect Effects 0.000 description 2
- 229960003980 galantamine Drugs 0.000 description 2
- ASUTZQLVASHGKV-UHFFFAOYSA-N galanthamine hydrochloride Natural products O1C(=C23)C(OC)=CC=C2CN(C)CCC23C1CC(O)C=C2 ASUTZQLVASHGKV-UHFFFAOYSA-N 0.000 description 2
- 239000007789 gas Substances 0.000 description 2
- 229940114119 gentisate Drugs 0.000 description 2
- 229930195712 glutamate Natural products 0.000 description 2
- JFCQEDHGNNZCLN-UHFFFAOYSA-N glutaric acid Chemical compound OC(=O)CCCC(O)=O JFCQEDHGNNZCLN-UHFFFAOYSA-N 0.000 description 2
- 125000005456 glyceride group Chemical group 0.000 description 2
- 238000000227 grinding Methods 0.000 description 2
- 239000003102 growth factor Substances 0.000 description 2
- 150000002357 guanidines Chemical class 0.000 description 2
- 229940083094 guanine derivative acting on arteriolar smooth muscle Drugs 0.000 description 2
- 235000010417 guar gum Nutrition 0.000 description 2
- 239000000665 guar gum Substances 0.000 description 2
- 229960002154 guar gum Drugs 0.000 description 2
- 230000036541 health Effects 0.000 description 2
- MNWFXJYAOYHMED-UHFFFAOYSA-N heptanoic acid Chemical compound CCCCCCC(O)=O MNWFXJYAOYHMED-UHFFFAOYSA-N 0.000 description 2
- FUZZWVXGSFPDMH-UHFFFAOYSA-N hexanoic acid Chemical compound CCCCCC(O)=O FUZZWVXGSFPDMH-UHFFFAOYSA-N 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 229930195733 hydrocarbon Natural products 0.000 description 2
- 150000002430 hydrocarbons Chemical class 0.000 description 2
- XMBWDFGMSWQBCA-UHFFFAOYSA-N hydrogen iodide Chemical compound I XMBWDFGMSWQBCA-UHFFFAOYSA-N 0.000 description 2
- QAOWNCQODCNURD-UHFFFAOYSA-M hydrogensulfate Chemical compound OS([O-])(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-M 0.000 description 2
- 230000003301 hydrolyzing effect Effects 0.000 description 2
- 230000002209 hydrophobic effect Effects 0.000 description 2
- XLYOFNOQVPJJNP-UHFFFAOYSA-M hydroxide Chemical compound [OH-] XLYOFNOQVPJJNP-UHFFFAOYSA-M 0.000 description 2
- 239000001341 hydroxy propyl starch Substances 0.000 description 2
- 235000010977 hydroxypropyl cellulose Nutrition 0.000 description 2
- 239000001863 hydroxypropyl cellulose Substances 0.000 description 2
- 235000013828 hydroxypropyl starch Nutrition 0.000 description 2
- 229960004801 imipramine Drugs 0.000 description 2
- BCGWQEUPMDMJNV-UHFFFAOYSA-N imipramine Chemical compound C1CC2=CC=CC=C2N(CCCN(C)C)C2=CC=CC=C21 BCGWQEUPMDMJNV-UHFFFAOYSA-N 0.000 description 2
- 238000009169 immunotherapy Methods 0.000 description 2
- 238000002513 implantation Methods 0.000 description 2
- 238000001802 infusion Methods 0.000 description 2
- 239000000976 ink Substances 0.000 description 2
- 229910010272 inorganic material Inorganic materials 0.000 description 2
- 239000011147 inorganic material Substances 0.000 description 2
- 206010022437 insomnia Diseases 0.000 description 2
- 238000010255 intramuscular injection Methods 0.000 description 2
- 239000007927 intramuscular injection Substances 0.000 description 2
- INQOMBQAUSQDDS-UHFFFAOYSA-N iodomethane Chemical compound IC INQOMBQAUSQDDS-UHFFFAOYSA-N 0.000 description 2
- 239000003456 ion exchange resin Substances 0.000 description 2
- 229920003303 ion-exchange polymer Polymers 0.000 description 2
- 239000002563 ionic surfactant Substances 0.000 description 2
- 230000007794 irritation Effects 0.000 description 2
- 229960002672 isocarboxazid Drugs 0.000 description 2
- FZWBNHMXJMCXLU-BLAUPYHCSA-N isomaltotriose Chemical compound O[C@@H]1[C@@H](O)[C@H](O)[C@@H](CO)O[C@@H]1OC[C@@H]1[C@@H](O)[C@H](O)[C@@H](O)[C@@H](OC[C@@H](O)[C@@H](O)[C@H](O)[C@@H](O)C=O)O1 FZWBNHMXJMCXLU-BLAUPYHCSA-N 0.000 description 2
- QXJSBBXBKPUZAA-UHFFFAOYSA-N isooleic acid Natural products CCCCCCCC=CCCCCCCCCC(O)=O QXJSBBXBKPUZAA-UHFFFAOYSA-N 0.000 description 2
- 235000010494 karaya gum Nutrition 0.000 description 2
- 239000000231 karaya gum Substances 0.000 description 2
- 229940039371 karaya gum Drugs 0.000 description 2
- 238000003367 kinetic assay Methods 0.000 description 2
- 239000004922 lacquer Substances 0.000 description 2
- 235000019388 lanolin Nutrition 0.000 description 2
- 229940039717 lanolin Drugs 0.000 description 2
- 229960000685 levomilnacipran Drugs 0.000 description 2
- 230000000670 limiting effect Effects 0.000 description 2
- 239000002502 liposome Substances 0.000 description 2
- 238000004895 liquid chromatography mass spectrometry Methods 0.000 description 2
- VOBHXZCDAVEXEY-JSGCOSHPSA-N lisdexamfetamine Chemical compound NCCCC[C@H](N)C(=O)N[C@@H](C)CC1=CC=CC=C1 VOBHXZCDAVEXEY-JSGCOSHPSA-N 0.000 description 2
- 229960001451 lisdexamfetamine Drugs 0.000 description 2
- 229910052744 lithium Inorganic materials 0.000 description 2
- 229940040692 lithium hydroxide monohydrate Drugs 0.000 description 2
- GLXDVVHUTZTUQK-UHFFFAOYSA-M lithium hydroxide monohydrate Substances [Li+].O.[OH-] GLXDVVHUTZTUQK-UHFFFAOYSA-M 0.000 description 2
- 210000002540 macrophage Anatomy 0.000 description 2
- 235000019359 magnesium stearate Nutrition 0.000 description 2
- 230000014759 maintenance of location Effects 0.000 description 2
- VZCYOOQTPOCHFL-UPHRSURJSA-N maleic acid Chemical compound OC(=O)\C=C/C(O)=O VZCYOOQTPOCHFL-UPHRSURJSA-N 0.000 description 2
- 239000000594 mannitol Substances 0.000 description 2
- 235000010355 mannitol Nutrition 0.000 description 2
- 229960000299 mazindol Drugs 0.000 description 2
- 238000002483 medication Methods 0.000 description 2
- 229960004640 memantine Drugs 0.000 description 2
- LDDHMLJTFXJGPI-UHFFFAOYSA-N memantine hydrochloride Chemical compound Cl.C1C(C2)CC3(C)CC1(C)CC2(N)C3 LDDHMLJTFXJGPI-UHFFFAOYSA-N 0.000 description 2
- 230000004060 metabolic process Effects 0.000 description 2
- 239000002207 metabolite Substances 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- 229960001252 methamphetamine Drugs 0.000 description 2
- MYWUZJCMWCOHBA-VIFPVBQESA-N methamphetamine Chemical compound CN[C@@H](C)CC1=CC=CC=C1 MYWUZJCMWCOHBA-VIFPVBQESA-N 0.000 description 2
- KZIQXLCAEUTYPY-UHFFFAOYSA-N methyl 2-[4-(bromomethyl)phenyl]-2-methylpropanoate Chemical compound COC(=O)C(C)(C)C1=CC=C(CBr)C=C1 KZIQXLCAEUTYPY-UHFFFAOYSA-N 0.000 description 2
- APXOMRFLJBRHNX-UHFFFAOYSA-N methyl 2-[4-(bromomethyl)phenyl]acetate Chemical compound COC(=O)CC1=CC=C(CBr)C=C1 APXOMRFLJBRHNX-UHFFFAOYSA-N 0.000 description 2
- ZPXJKISBDCYVAL-UHFFFAOYSA-N methyl 2-[4-[(2-cyclopentyl-6-ethylpyrimidin-4-yl)methyl]phenyl]acetate Chemical compound N=1C(C2CCCC2)=NC(CC)=CC=1CC1=CC=C(CC(=O)OC)C=C1 ZPXJKISBDCYVAL-UHFFFAOYSA-N 0.000 description 2
- QLGGGWZRNMFPSF-UHFFFAOYSA-N methyl 2-[4-[[2-(3-chlorophenyl)-6-cyclopropylpyrimidin-4-yl]methyl]phenyl]acetate Chemical compound C1=CC(CC(=O)OC)=CC=C1CC1=CC(C2CC2)=NC(C=2C=C(Cl)C=CC=2)=N1 QLGGGWZRNMFPSF-UHFFFAOYSA-N 0.000 description 2
- AEQBQMUJJMQZFW-UHFFFAOYSA-N methyl 2-methyl-2-(4-methylphenyl)propanoate Chemical compound COC(=O)C(C)(C)C1=CC=C(C)C=C1 AEQBQMUJJMQZFW-UHFFFAOYSA-N 0.000 description 2
- 229960001344 methylphenidate Drugs 0.000 description 2
- 229960003955 mianserin Drugs 0.000 description 2
- 239000002480 mineral oil Substances 0.000 description 2
- RONZAEMNMFQXRA-UHFFFAOYSA-N mirtazapine Chemical compound C1C2=CC=CN=C2N2CCN(C)CC2C2=CC=CC=C21 RONZAEMNMFQXRA-UHFFFAOYSA-N 0.000 description 2
- 229960001785 mirtazapine Drugs 0.000 description 2
- YHXISWVBGDMDLQ-UHFFFAOYSA-N moclobemide Chemical compound C1=CC(Cl)=CC=C1C(=O)NCCN1CCOCC1 YHXISWVBGDMDLQ-UHFFFAOYSA-N 0.000 description 2
- 229960004644 moclobemide Drugs 0.000 description 2
- 235000019426 modified starch Nutrition 0.000 description 2
- 230000001333 moisturizer Effects 0.000 description 2
- 239000007932 molded tablet Substances 0.000 description 2
- 125000001421 myristyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- SSRDSYXGYPJKRR-ZDUSSCGKSA-N n-[(3r)-1-azabicyclo[2.2.2]octan-3-yl]-7-chloro-1-benzothiophene-2-carboxamide Chemical compound C1N(CC2)CCC2[C@H]1NC(=O)C1=CC(C=CC=C2Cl)=C2S1 SSRDSYXGYPJKRR-ZDUSSCGKSA-N 0.000 description 2
- GVWISOJSERXQBM-UHFFFAOYSA-N n-methylpropan-1-amine Chemical compound CCCNC GVWISOJSERXQBM-UHFFFAOYSA-N 0.000 description 2
- 229920001206 natural gum Polymers 0.000 description 2
- 239000006199 nebulizer Substances 0.000 description 2
- 210000000653 nervous system Anatomy 0.000 description 2
- 230000000508 neurotrophic effect Effects 0.000 description 2
- 229930027945 nicotinamide-adenine dinucleotide Natural products 0.000 description 2
- BOPGDPNILDQYTO-NNYOXOHSSA-N nicotinamide-adenine dinucleotide Chemical compound C1=CCC(C(=O)N)=CN1[C@H]1[C@H](O)[C@H](O)[C@@H](COP(O)(=O)OP(O)(=O)OC[C@@H]2[C@H]([C@@H](O)[C@@H](O2)N2C3=NC=NC(N)=C3N=C2)O)O1 BOPGDPNILDQYTO-NNYOXOHSSA-N 0.000 description 2
- 229960002715 nicotine Drugs 0.000 description 2
- SNICXCGAKADSCV-UHFFFAOYSA-N nicotine Natural products CN1CCCC1C1=CC=CN=C1 SNICXCGAKADSCV-UHFFFAOYSA-N 0.000 description 2
- 235000001968 nicotinic acid Nutrition 0.000 description 2
- 239000011664 nicotinic acid Substances 0.000 description 2
- 229910052757 nitrogen Inorganic materials 0.000 description 2
- 230000001777 nootropic effect Effects 0.000 description 2
- 230000002474 noradrenergic effect Effects 0.000 description 2
- 230000000966 norepinephrine reuptake Effects 0.000 description 2
- 229960001158 nortriptyline Drugs 0.000 description 2
- QIQXTHQIDYTFRH-UHFFFAOYSA-N octadecanoic acid Chemical compound CCCCCCCCCCCCCCCCCC(O)=O QIQXTHQIDYTFRH-UHFFFAOYSA-N 0.000 description 2
- ZQPPMHVWECSIRJ-KTKRTIGZSA-N oleic acid Chemical compound CCCCCCCC\C=C/CCCCCCCC(O)=O ZQPPMHVWECSIRJ-KTKRTIGZSA-N 0.000 description 2
- 239000004006 olive oil Substances 0.000 description 2
- 235000008390 olive oil Nutrition 0.000 description 2
- 229960005343 ondansetron Drugs 0.000 description 2
- 235000005985 organic acids Nutrition 0.000 description 2
- 239000003960 organic solvent Substances 0.000 description 2
- 239000003791 organic solvent mixture Substances 0.000 description 2
- 229940039748 oxalate Drugs 0.000 description 2
- 230000001590 oxidative effect Effects 0.000 description 2
- 229960001227 oxiracetam Drugs 0.000 description 2
- IHLAQQPQKRMGSS-UHFFFAOYSA-N oxiracetam Chemical compound NC(=O)CN1CC(O)CC1=O IHLAQQPQKRMGSS-UHFFFAOYSA-N 0.000 description 2
- 239000003002 pH adjusting agent Substances 0.000 description 2
- 208000021090 palsy Diseases 0.000 description 2
- FJKROLUGYXJWQN-UHFFFAOYSA-N papa-hydroxy-benzoic acid Natural products OC(=O)C1=CC=C(O)C=C1 FJKROLUGYXJWQN-UHFFFAOYSA-N 0.000 description 2
- 229960002296 paroxetine Drugs 0.000 description 2
- 230000036961 partial effect Effects 0.000 description 2
- 230000007331 pathological accumulation Effects 0.000 description 2
- 229920001277 pectin Polymers 0.000 description 2
- 239000001814 pectin Substances 0.000 description 2
- 235000010987 pectin Nutrition 0.000 description 2
- 230000035515 penetration Effects 0.000 description 2
- 239000003961 penetration enhancing agent Substances 0.000 description 2
- 125000001151 peptidyl group Chemical group 0.000 description 2
- JRKICGRDRMAZLK-UHFFFAOYSA-L peroxydisulfate Chemical compound [O-]S(=O)(=O)OOS([O-])(=O)=O JRKICGRDRMAZLK-UHFFFAOYSA-L 0.000 description 2
- 239000000825 pharmaceutical preparation Substances 0.000 description 2
- 229960000964 phenelzine Drugs 0.000 description 2
- PDTFCHSETJBPTR-UHFFFAOYSA-N phenylmercuric nitrate Chemical compound [O-][N+](=O)O[Hg]C1=CC=CC=C1 PDTFCHSETJBPTR-UHFFFAOYSA-N 0.000 description 2
- NBIIXXVUZAFLBC-UHFFFAOYSA-K phosphate Chemical compound [O-]P([O-])([O-])=O NBIIXXVUZAFLBC-UHFFFAOYSA-K 0.000 description 2
- 239000010452 phosphate Substances 0.000 description 2
- UEZVMMHDMIWARA-UHFFFAOYSA-M phosphonate Chemical compound [O-]P(=O)=O UEZVMMHDMIWARA-UHFFFAOYSA-M 0.000 description 2
- 235000011007 phosphoric acid Nutrition 0.000 description 2
- 150000003013 phosphoric acid derivatives Chemical class 0.000 description 2
- 150000003016 phosphoric acids Chemical class 0.000 description 2
- 230000004962 physiological condition Effects 0.000 description 2
- 229940075930 picrate Drugs 0.000 description 2
- OXNIZHLAWKMVMX-UHFFFAOYSA-M picrate anion Chemical compound [O-]C1=C([N+]([O-])=O)C=C([N+]([O-])=O)C=C1[N+]([O-])=O OXNIZHLAWKMVMX-UHFFFAOYSA-M 0.000 description 2
- 239000000049 pigment Substances 0.000 description 2
- 229960004526 piracetam Drugs 0.000 description 2
- 229950010765 pivalate Drugs 0.000 description 2
- IUGYQRQAERSCNH-UHFFFAOYSA-N pivalic acid Chemical compound CC(C)(C)C(O)=O IUGYQRQAERSCNH-UHFFFAOYSA-N 0.000 description 2
- 239000004014 plasticizer Substances 0.000 description 2
- 229920001983 poloxamer Polymers 0.000 description 2
- 229920001993 poloxamer 188 Polymers 0.000 description 2
- 229920002432 poly(vinyl methyl ether) polymer Polymers 0.000 description 2
- 239000004584 polyacrylic acid Substances 0.000 description 2
- 229960003389 pramiracetam Drugs 0.000 description 2
- ZULJGOSFKWFVRX-UHFFFAOYSA-N pramiracetam Chemical compound CC(C)N(C(C)C)CCNC(=O)CN1CCCC1=O ZULJGOSFKWFVRX-UHFFFAOYSA-N 0.000 description 2
- 230000000750 progressive effect Effects 0.000 description 2
- 239000003380 propellant Substances 0.000 description 2
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 2
- MCSINKKTEDDPNK-UHFFFAOYSA-N propyl propionate Chemical compound CCCOC(=O)CC MCSINKKTEDDPNK-UHFFFAOYSA-N 0.000 description 2
- WGYKZJWCGVVSQN-UHFFFAOYSA-N propylamine Chemical compound CCCN WGYKZJWCGVVSQN-UHFFFAOYSA-N 0.000 description 2
- 229960002601 protriptyline Drugs 0.000 description 2
- BWPIARFWQZKAIA-UHFFFAOYSA-N protriptyline Chemical compound C1=CC2=CC=CC=C2C(CCCNC)C2=CC=CC=C21 BWPIARFWQZKAIA-UHFFFAOYSA-N 0.000 description 2
- 208000020016 psychiatric disease Diseases 0.000 description 2
- UMJSCPRVCHMLSP-UHFFFAOYSA-N pyridine Natural products COC1=CC=CN=C1 UMJSCPRVCHMLSP-UHFFFAOYSA-N 0.000 description 2
- 229940043131 pyroglutamate Drugs 0.000 description 2
- 229960003770 reboxetine Drugs 0.000 description 2
- CBQGYUDMJHNJBX-RTBURBONSA-N reboxetine Chemical compound CCOC1=CC=CC=C1O[C@H](C=1C=CC=CC=1)[C@@H]1OCCNC1 CBQGYUDMJHNJBX-RTBURBONSA-N 0.000 description 2
- 239000000018 receptor agonist Substances 0.000 description 2
- 229940044601 receptor agonist Drugs 0.000 description 2
- 238000001953 recrystallisation Methods 0.000 description 2
- 230000001172 regenerating effect Effects 0.000 description 2
- 229960004136 rivastigmine Drugs 0.000 description 2
- MEZLKOACVSPNER-GFCCVEGCSA-N selegiline Chemical compound C#CCN(C)[C@H](C)CC1=CC=CC=C1 MEZLKOACVSPNER-GFCCVEGCSA-N 0.000 description 2
- 229960003946 selegiline Drugs 0.000 description 2
- 230000000862 serotonergic effect Effects 0.000 description 2
- 230000000697 serotonin reuptake Effects 0.000 description 2
- 229960002073 sertraline Drugs 0.000 description 2
- VGKDLMBJGBXTGI-SJCJKPOMSA-N sertraline Chemical compound C1([C@@H]2CC[C@@H](C3=CC=CC=C32)NC)=CC=C(Cl)C(Cl)=C1 VGKDLMBJGBXTGI-SJCJKPOMSA-N 0.000 description 2
- 239000008159 sesame oil Substances 0.000 description 2
- 235000011803 sesame oil Nutrition 0.000 description 2
- UNAANXDKBXWMLN-UHFFFAOYSA-N sibutramine Chemical compound C=1C=C(Cl)C=CC=1C1(C(N(C)C)CC(C)C)CCC1 UNAANXDKBXWMLN-UHFFFAOYSA-N 0.000 description 2
- 229960004425 sibutramine Drugs 0.000 description 2
- 239000000741 silica gel Substances 0.000 description 2
- 229910002027 silica gel Inorganic materials 0.000 description 2
- AWUCVROLDVIAJX-GSVOUGTGSA-N sn-glycerol 3-phosphate Chemical compound OC[C@@H](O)COP(O)(O)=O AWUCVROLDVIAJX-GSVOUGTGSA-N 0.000 description 2
- 239000000344 soap Substances 0.000 description 2
- UKLNMMHNWFDKNT-UHFFFAOYSA-M sodium chlorite Chemical compound [Na+].[O-]Cl=O UKLNMMHNWFDKNT-UHFFFAOYSA-M 0.000 description 2
- 229960002218 sodium chlorite Drugs 0.000 description 2
- 239000012312 sodium hydride Substances 0.000 description 2
- 229910000104 sodium hydride Inorganic materials 0.000 description 2
- 239000012064 sodium phosphate buffer Substances 0.000 description 2
- 239000007901 soft capsule Substances 0.000 description 2
- 239000004334 sorbic acid Substances 0.000 description 2
- 229940075582 sorbic acid Drugs 0.000 description 2
- 235000010199 sorbic acid Nutrition 0.000 description 2
- 239000007921 spray Substances 0.000 description 2
- 230000000087 stabilizing effect Effects 0.000 description 2
- 239000008107 starch Substances 0.000 description 2
- 239000000021 stimulant Substances 0.000 description 2
- 238000007920 subcutaneous administration Methods 0.000 description 2
- 125000001424 substituent group Chemical group 0.000 description 2
- KDYFGRWQOYBRFD-UHFFFAOYSA-L succinate(2-) Chemical compound [O-]C(=O)CCC([O-])=O KDYFGRWQOYBRFD-UHFFFAOYSA-L 0.000 description 2
- 239000000829 suppository Substances 0.000 description 2
- 239000002511 suppository base Substances 0.000 description 2
- 208000024891 symptom Diseases 0.000 description 2
- 230000002195 synergetic effect Effects 0.000 description 2
- 229920001059 synthetic polymer Polymers 0.000 description 2
- 229960001685 tacrine Drugs 0.000 description 2
- YLJREFDVOIBQDA-UHFFFAOYSA-N tacrine Chemical compound C1=CC=C2C(N)=C(CCCC3)C3=NC2=C1 YLJREFDVOIBQDA-UHFFFAOYSA-N 0.000 description 2
- 235000012222 talc Nutrition 0.000 description 2
- 229940095064 tartrate Drugs 0.000 description 2
- 150000003512 tertiary amines Chemical class 0.000 description 2
- VZGDMQKNWNREIO-UHFFFAOYSA-N tetrachloromethane Chemical compound ClC(Cl)(Cl)Cl VZGDMQKNWNREIO-UHFFFAOYSA-N 0.000 description 2
- CBXCPBUEXACCNR-UHFFFAOYSA-N tetraethylammonium Chemical compound CC[N+](CC)(CC)CC CBXCPBUEXACCNR-UHFFFAOYSA-N 0.000 description 2
- QEMXHQIAXOOASZ-UHFFFAOYSA-N tetramethylammonium Chemical compound C[N+](C)(C)C QEMXHQIAXOOASZ-UHFFFAOYSA-N 0.000 description 2
- 239000002562 thickening agent Substances 0.000 description 2
- 238000004809 thin layer chromatography Methods 0.000 description 2
- 229960005138 tianeptine Drugs 0.000 description 2
- 239000004408 titanium dioxide Substances 0.000 description 2
- JOXIMZWYDAKGHI-UHFFFAOYSA-M toluene-4-sulfonate Chemical compound CC1=CC=C(S([O-])(=O)=O)C=C1 JOXIMZWYDAKGHI-UHFFFAOYSA-M 0.000 description 2
- 239000012929 tonicity agent Substances 0.000 description 2
- 231100000419 toxicity Toxicity 0.000 description 2
- 230000001988 toxicity Effects 0.000 description 2
- 229960003741 tranylcypromine Drugs 0.000 description 2
- 238000011269 treatment regimen Methods 0.000 description 2
- 150000003626 triacylglycerols Chemical class 0.000 description 2
- IMFACGCPASFAPR-UHFFFAOYSA-N tributylamine Chemical compound CCCCN(CCCC)CCCC IMFACGCPASFAPR-UHFFFAOYSA-N 0.000 description 2
- 229940066528 trichloroacetate Drugs 0.000 description 2
- YNJBWRMUSHSURL-UHFFFAOYSA-N trichloroacetic acid Chemical compound OC(=O)C(Cl)(Cl)Cl YNJBWRMUSHSURL-UHFFFAOYSA-N 0.000 description 2
- CYRMSUTZVYGINF-UHFFFAOYSA-N trichlorofluoromethane Chemical compound FC(Cl)(Cl)Cl CYRMSUTZVYGINF-UHFFFAOYSA-N 0.000 description 2
- 229940029284 trichlorofluoromethane Drugs 0.000 description 2
- 239000003029 tricyclic antidepressant agent Substances 0.000 description 2
- 229960002431 trimipramine Drugs 0.000 description 2
- ZSCDBOWYZJWBIY-UHFFFAOYSA-N trimipramine Chemical compound C1CC2=CC=CC=C2N(CC(CN(C)C)C)C2=CC=CC=C21 ZSCDBOWYZJWBIY-UHFFFAOYSA-N 0.000 description 2
- ZDPHROOEEOARMN-UHFFFAOYSA-N undecanoic acid Chemical compound CCCCCCCCCCC(O)=O ZDPHROOEEOARMN-UHFFFAOYSA-N 0.000 description 2
- 235000015112 vegetable and seed oil Nutrition 0.000 description 2
- 239000008158 vegetable oil Substances 0.000 description 2
- 229960004688 venlafaxine Drugs 0.000 description 2
- PNVNVHUZROJLTJ-UHFFFAOYSA-N venlafaxine Chemical compound C1=CC(OC)=CC=C1C(CN(C)C)C1(O)CCCCC1 PNVNVHUZROJLTJ-UHFFFAOYSA-N 0.000 description 2
- 229960001255 viloxazine Drugs 0.000 description 2
- 229920002554 vinyl polymer Polymers 0.000 description 2
- 229920003169 water-soluble polymer Polymers 0.000 description 2
- 210000002268 wool Anatomy 0.000 description 2
- 229920001285 xanthan gum Polymers 0.000 description 2
- 235000010493 xanthan gum Nutrition 0.000 description 2
- 239000000230 xanthan gum Substances 0.000 description 2
- 229940082509 xanthan gum Drugs 0.000 description 2
- LTSUMTMGJHPGFX-UHFFFAOYSA-N zatolmilast Chemical compound C1=CC(CC(=O)O)=CC=C1CC1=CC(C=2C=C(Cl)C=CC=2)=NC(C(F)(F)F)=C1 LTSUMTMGJHPGFX-UHFFFAOYSA-N 0.000 description 2
- UHVMMEOXYDMDKI-JKYCWFKZSA-L zinc;1-(5-cyanopyridin-2-yl)-3-[(1s,2s)-2-(6-fluoro-2-hydroxy-3-propanoylphenyl)cyclopropyl]urea;diacetate Chemical compound [Zn+2].CC([O-])=O.CC([O-])=O.CCC(=O)C1=CC=C(F)C([C@H]2[C@H](C2)NC(=O)NC=2N=CC(=CC=2)C#N)=C1O UHVMMEOXYDMDKI-JKYCWFKZSA-L 0.000 description 2
- SDEAGACSNFSZCU-UHFFFAOYSA-N (3-chlorophenyl)boronic acid Chemical compound OB(O)C1=CC=CC(Cl)=C1 SDEAGACSNFSZCU-UHFFFAOYSA-N 0.000 description 1
- UKGJZDSUJSPAJL-YPUOHESYSA-N (e)-n-[(1r)-1-[3,5-difluoro-4-(methanesulfonamido)phenyl]ethyl]-3-[2-propyl-6-(trifluoromethyl)pyridin-3-yl]prop-2-enamide Chemical compound CCCC1=NC(C(F)(F)F)=CC=C1\C=C\C(=O)N[C@H](C)C1=CC(F)=C(NS(C)(=O)=O)C(F)=C1 UKGJZDSUJSPAJL-YPUOHESYSA-N 0.000 description 1
- MAKFMOSBBNKPMS-UHFFFAOYSA-N 2,3-dichloropyridine Chemical compound ClC1=CC=CN=C1Cl MAKFMOSBBNKPMS-UHFFFAOYSA-N 0.000 description 1
- BJHUMUZOLTXVSC-UHFFFAOYSA-N 2,4-dichloro-6-(trifluoromethyl)pyridine Chemical compound FC(F)(F)C1=CC(Cl)=CC(Cl)=N1 BJHUMUZOLTXVSC-UHFFFAOYSA-N 0.000 description 1
- OZAIFHULBGXAKX-UHFFFAOYSA-N 2-(2-cyanopropan-2-yldiazenyl)-2-methylpropanenitrile Chemical compound N#CC(C)(C)N=NC(C)(C)C#N OZAIFHULBGXAKX-UHFFFAOYSA-N 0.000 description 1
- ODHGOWGGADZZJL-UHFFFAOYSA-N 2-(3-chlorophenyl)-4-[[4-[(4-chloropyrazol-1-yl)methyl]phenyl]methyl]-6-(trifluoromethyl)pyrimidine Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(C(F)(F)F)=CC=1CC(C=C1)=CC=C1CN1C=C(Cl)C=N1 ODHGOWGGADZZJL-UHFFFAOYSA-N 0.000 description 1
- XNRBRTLWTNUMMJ-UHFFFAOYSA-N 2-(3-chlorophenyl)-4-ethylpyrimidine Chemical compound ClC=1C=C(C=CC=1)C1=NC(=CC=N1)CC XNRBRTLWTNUMMJ-UHFFFAOYSA-N 0.000 description 1
- GXXXUZIRGXYDFP-UHFFFAOYSA-N 2-(4-methylphenyl)acetic acid Chemical compound CC1=CC=C(CC(O)=O)C=C1 GXXXUZIRGXYDFP-UHFFFAOYSA-N 0.000 description 1
- WCOCCXZFEJGHTC-UHFFFAOYSA-N 2-[4-(bromomethyl)phenyl]acetic acid Chemical compound OC(=O)CC1=CC=C(CBr)C=C1 WCOCCXZFEJGHTC-UHFFFAOYSA-N 0.000 description 1
- OLGQWNBUSHCKNI-UHFFFAOYSA-N 2-[4-[(2-cyclopentyl-6-ethylpyrimidin-4-yl)methyl]phenyl]acetamide Chemical compound N=1C(C2CCCC2)=NC(CC)=CC=1CC1=CC=C(CC(N)=O)C=C1 OLGQWNBUSHCKNI-UHFFFAOYSA-N 0.000 description 1
- NOEDXAQPKFWPID-UHFFFAOYSA-N 2-[4-[(2-cyclopentyl-6-ethylpyrimidin-4-yl)methyl]phenyl]ethanol Chemical compound N=1C(C2CCCC2)=NC(CC)=CC=1CC1=CC=C(CCO)C=C1 NOEDXAQPKFWPID-UHFFFAOYSA-N 0.000 description 1
- AQEDEWDJOBJVJE-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-(trifluoromethyl)pyridin-4-yl]methyl]phenyl]acetamide Chemical compound C1=CC(CC(=O)N)=CC=C1CC1=CC(C=2C=C(Cl)C=CC=2)=NC(C(F)(F)F)=C1 AQEDEWDJOBJVJE-UHFFFAOYSA-N 0.000 description 1
- KLIJXYQTQIMWFK-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-(trifluoromethyl)pyridin-4-yl]methyl]phenyl]ethanol Chemical compound C1=CC(CCO)=CC=C1CC1=CC(C=2C=C(Cl)C=CC=2)=NC(C(F)(F)F)=C1 KLIJXYQTQIMWFK-UHFFFAOYSA-N 0.000 description 1
- IFAHWRCMLJCYBB-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetamide Chemical compound C1=CC(CC(=O)N)=CC=C1CC1=CC(C(F)(F)F)=NC(C=2C=C(Cl)C=CC=2)=N1 IFAHWRCMLJCYBB-UHFFFAOYSA-N 0.000 description 1
- NCPPCVZMWDRHFG-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]ethanol Chemical compound C1=CC(CCO)=CC=C1CC1=CC(C(F)(F)F)=NC(C=2C=C(Cl)C=CC=2)=N1 NCPPCVZMWDRHFG-UHFFFAOYSA-N 0.000 description 1
- IHWIBOVRAUCVOY-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-cyclopropylpyrimidin-4-yl]methyl]phenyl]acetamide Chemical compound C1=CC(CC(=O)N)=CC=C1CC1=CC(C2CC2)=NC(C=2C=C(Cl)C=CC=2)=N1 IHWIBOVRAUCVOY-UHFFFAOYSA-N 0.000 description 1
- ZKYJKVDEBOBFHL-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-cyclopropylpyrimidin-4-yl]methyl]phenyl]ethanol Chemical compound C1=CC(CCO)=CC=C1CC1=CC(C2CC2)=NC(C=2C=C(Cl)C=CC=2)=N1 ZKYJKVDEBOBFHL-UHFFFAOYSA-N 0.000 description 1
- YVRYKVOYHXWSTE-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]-2-methylpropan-1-ol Chemical compound N=1C(C=2C=C(Cl)C=CC=2)=NC(CC)=CC=1CC1=CC=C(C(C)(C)CO)C=C1 YVRYKVOYHXWSTE-UHFFFAOYSA-N 0.000 description 1
- DLIRUEBXLBYRDC-UHFFFAOYSA-N 2-[4-[[2-(3-chlorophenyl)-6-ethylpyrimidin-4-yl]methyl]phenyl]-n-methyl-n-propylacetamide Chemical compound C1=CC(CC(=O)N(C)CCC)=CC=C1CC1=CC(CC)=NC(C=2C=C(Cl)C=CC=2)=N1 DLIRUEBXLBYRDC-UHFFFAOYSA-N 0.000 description 1
- GNLUJWOUTKYUAH-UHFFFAOYSA-N 2-[4-[[2-cyclopentyl-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetamide Chemical compound C1=CC(CC(=O)N)=CC=C1CC1=CC(C(F)(F)F)=NC(C2CCCC2)=N1 GNLUJWOUTKYUAH-UHFFFAOYSA-N 0.000 description 1
- SUMYPGHDSVHLKD-UHFFFAOYSA-N 2-[4-[[2-cyclopentyl-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]ethanol Chemical compound C1=CC(CCO)=CC=C1CC1=CC(C(F)(F)F)=NC(C2CCCC2)=N1 SUMYPGHDSVHLKD-UHFFFAOYSA-N 0.000 description 1
- LSVCMAFNTQWSIO-UHFFFAOYSA-N 2-[4-[[2-cyclopentyloxy-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]acetamide Chemical compound C1=CC(CC(=O)N)=CC=C1CC1=CC(C(F)(F)F)=NC(OC2CCCC2)=N1 LSVCMAFNTQWSIO-UHFFFAOYSA-N 0.000 description 1
- TYOKGMWVPYYBGB-UHFFFAOYSA-N 2-[4-[[2-cyclopentyloxy-6-(trifluoromethyl)pyrimidin-4-yl]methyl]phenyl]ethanol Chemical compound C1=CC(CCO)=CC=C1CC1=CC(C(F)(F)F)=NC(OC2CCCC2)=N1 TYOKGMWVPYYBGB-UHFFFAOYSA-N 0.000 description 1
- FNRMMDCDHWCQTH-UHFFFAOYSA-N 2-chloropyridine;3-chloropyridine;4-chloropyridine Chemical compound ClC1=CC=NC=C1.ClC1=CC=CN=C1.ClC1=CC=CC=N1 FNRMMDCDHWCQTH-UHFFFAOYSA-N 0.000 description 1
- UNCQVRBWJWWJBF-UHFFFAOYSA-N 2-chloropyrimidine Chemical compound ClC1=NC=CC=N1 UNCQVRBWJWWJBF-UHFFFAOYSA-N 0.000 description 1
- YEDUAINPPJYDJZ-UHFFFAOYSA-N 2-hydroxybenzothiazole Chemical compound C1=CC=C2SC(O)=NC2=C1 YEDUAINPPJYDJZ-UHFFFAOYSA-N 0.000 description 1
- 125000000094 2-phenylethyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])C([H])([H])* 0.000 description 1
- WMPPDTMATNBGJN-UHFFFAOYSA-N 2-phenylethylbromide Chemical class BrCCC1=CC=CC=C1 WMPPDTMATNBGJN-UHFFFAOYSA-N 0.000 description 1
- ZOOGRGPOEVQQDX-UUOKFMHZSA-N 3',5'-cyclic GMP Chemical compound C([C@H]1O2)OP(O)(=O)O[C@H]1[C@@H](O)[C@@H]2N1C(N=C(NC2=O)N)=C2N=C1 ZOOGRGPOEVQQDX-UUOKFMHZSA-N 0.000 description 1
- YGYGASJNJTYNOL-CQSZACIVSA-N 3-[(4r)-2,2-dimethyl-1,1-dioxothian-4-yl]-5-(4-fluorophenyl)-1h-indole-7-carboxamide Chemical compound C1CS(=O)(=O)C(C)(C)C[C@@H]1C1=CNC2=C(C(N)=O)C=C(C=3C=CC(F)=CC=3)C=C12 YGYGASJNJTYNOL-CQSZACIVSA-N 0.000 description 1
- WBUOVKBZJOIOAE-UHFFFAOYSA-N 3-chlorobenzonitrile Chemical compound ClC1=CC=CC(C#N)=C1 WBUOVKBZJOIOAE-UHFFFAOYSA-N 0.000 description 1
- VJPPLCNBDLZIFG-ZDUSSCGKSA-N 4-[(3S)-3-(but-2-ynoylamino)piperidin-1-yl]-5-fluoro-2,3-dimethyl-1H-indole-7-carboxamide Chemical compound C(C#CC)(=O)N[C@@H]1CN(CCC1)C1=C2C(=C(NC2=C(C=C1F)C(=O)N)C)C VJPPLCNBDLZIFG-ZDUSSCGKSA-N 0.000 description 1
- BADSZRMNXWLUKO-UHFFFAOYSA-N 4-chloro-1h-pyrazole Chemical compound ClC=1C=NNC=1 BADSZRMNXWLUKO-UHFFFAOYSA-N 0.000 description 1
- OCDYETSQVOHDJU-UHFFFAOYSA-N 4-chloro-2-(3-chlorophenyl)-6-(trifluoromethyl)pyridine Chemical compound FC(F)(F)C1=CC(Cl)=CC(C=2C=C(Cl)C=CC=2)=N1 OCDYETSQVOHDJU-UHFFFAOYSA-N 0.000 description 1
- ARURLZXNVKNRCZ-UHFFFAOYSA-N 4-chloro-2-(3-chlorophenyl)-6-cyclopropylpyrimidine Chemical compound ClC1=CC=CC(C=2N=C(C=C(Cl)N=2)C2CC2)=C1 ARURLZXNVKNRCZ-UHFFFAOYSA-N 0.000 description 1
- QQSKGYUOEFBEGN-UHFFFAOYSA-N 4-chloro-2-cyclopentyl-6-(trifluoromethyl)pyrimidine Chemical compound FC(F)(F)C1=CC(Cl)=NC(C2CCCC2)=N1 QQSKGYUOEFBEGN-UHFFFAOYSA-N 0.000 description 1
- HNLQBEICDIRCEG-UHFFFAOYSA-N 4-chloro-2-cyclopentyloxy-6-(trifluoromethyl)pyrimidine Chemical compound FC(F)(F)C1=CC(Cl)=NC(OC2CCCC2)=N1 HNLQBEICDIRCEG-UHFFFAOYSA-N 0.000 description 1
- KCBWAFJCKVKYHO-UHFFFAOYSA-N 6-(4-cyclopropyl-6-methoxypyrimidin-5-yl)-1-[[4-[1-propan-2-yl-4-(trifluoromethyl)imidazol-2-yl]phenyl]methyl]pyrazolo[3,4-d]pyrimidine Chemical compound C1(CC1)C1=NC=NC(=C1C1=NC=C2C(=N1)N(N=C2)CC1=CC=C(C=C1)C=1N(C=C(N=1)C(F)(F)F)C(C)C)OC KCBWAFJCKVKYHO-UHFFFAOYSA-N 0.000 description 1
- RTAPDZBZLSXHQQ-UHFFFAOYSA-N 8-methyl-3,7-dihydropurine-2,6-dione Chemical class N1C(=O)NC(=O)C2=C1N=C(C)N2 RTAPDZBZLSXHQQ-UHFFFAOYSA-N 0.000 description 1
- OZAIFHULBGXAKX-VAWYXSNFSA-N AIBN Substances N#CC(C)(C)\N=N\C(C)(C)C#N OZAIFHULBGXAKX-VAWYXSNFSA-N 0.000 description 1
- 229930024421 Adenine Natural products 0.000 description 1
- GFFGJBXGBJISGV-UHFFFAOYSA-N Adenine Chemical compound NC1=NC=NC2=C1N=CN2 GFFGJBXGBJISGV-UHFFFAOYSA-N 0.000 description 1
- 208000019901 Anxiety disease Diseases 0.000 description 1
- 208000023275 Autoimmune disease Diseases 0.000 description 1
- 108010001857 Cell Surface Receptors Proteins 0.000 description 1
- 102000000844 Cell Surface Receptors Human genes 0.000 description 1
- 102000029816 Collagenase Human genes 0.000 description 1
- 108060005980 Collagenase Proteins 0.000 description 1
- BWLUMTFWVZZZND-UHFFFAOYSA-N Dibenzylamine Chemical compound C=1C=CC=CC=1CNCC1=CC=CC=C1 BWLUMTFWVZZZND-UHFFFAOYSA-N 0.000 description 1
- 101100135868 Dictyostelium discoideum pde3 gene Proteins 0.000 description 1
- 101100407335 Dictyostelium discoideum pde7 gene Proteins 0.000 description 1
- 101100189582 Dictyostelium discoideum pdeD gene Proteins 0.000 description 1
- 101100135859 Dictyostelium discoideum regA gene Proteins 0.000 description 1
- QMMFVYPAHWMCMS-UHFFFAOYSA-N Dimethyl sulfide Chemical compound CSC QMMFVYPAHWMCMS-UHFFFAOYSA-N 0.000 description 1
- 101001117089 Drosophila melanogaster Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1 Proteins 0.000 description 1
- 101001072031 Drosophila melanogaster Dual 3',5'-cyclic-AMP and -GMP phosphodiesterase 11 Proteins 0.000 description 1
- 101100407341 Drosophila melanogaster Pde9 gene Proteins 0.000 description 1
- 208000023105 Huntington disease Diseases 0.000 description 1
- 206010020751 Hypersensitivity Diseases 0.000 description 1
- 229910010084 LiAlH4 Inorganic materials 0.000 description 1
- 206010027476 Metastases Diseases 0.000 description 1
- 208000019430 Motor disease Diseases 0.000 description 1
- 101000909851 Mycobacterium tuberculosis (strain ATCC 25618 / H37Rv) cAMP/cGMP dual specificity phosphodiesterase Rv0805 Proteins 0.000 description 1
- 206010028980 Neoplasm Diseases 0.000 description 1
- 229910020667 PBr3 Inorganic materials 0.000 description 1
- 101150098694 PDE5A gene Proteins 0.000 description 1
- 208000018737 Parkinson disease Diseases 0.000 description 1
- 101100082606 Plasmodium falciparum (isolate 3D7) PDEbeta gene Proteins 0.000 description 1
- 206010038776 Retching Diseases 0.000 description 1
- 240000004808 Saccharomyces cerevisiae Species 0.000 description 1
- 101100135860 Saccharomyces cerevisiae (strain ATCC 204508 / S288c) PDE2 gene Proteins 0.000 description 1
- 206010039897 Sedation Diseases 0.000 description 1
- OUUQCZGPVNCOIJ-UHFFFAOYSA-M Superoxide Chemical compound [O-][O] OUUQCZGPVNCOIJ-UHFFFAOYSA-M 0.000 description 1
- 239000007983 Tris buffer Substances 0.000 description 1
- 102000000852 Tumor Necrosis Factor-alpha Human genes 0.000 description 1
- 201000004810 Vascular dementia Diseases 0.000 description 1
- OGALXJIOJZXBBP-UHFFFAOYSA-N [4-(chloromethyl)phenyl]methanol Chemical compound OCC1=CC=C(CCl)C=C1 OGALXJIOJZXBBP-UHFFFAOYSA-N 0.000 description 1
- KXKVLQRXCPHEJC-UHFFFAOYSA-N acetic acid trimethyl ester Natural products COC(C)=O KXKVLQRXCPHEJC-UHFFFAOYSA-N 0.000 description 1
- 229960000643 adenine Drugs 0.000 description 1
- 102000030621 adenylate cyclase Human genes 0.000 description 1
- 108060000200 adenylate cyclase Proteins 0.000 description 1
- 230000000172 allergic effect Effects 0.000 description 1
- 230000007815 allergy Effects 0.000 description 1
- 230000003281 allosteric effect Effects 0.000 description 1
- 238000010640 amide synthesis reaction Methods 0.000 description 1
- 238000000540 analysis of variance Methods 0.000 description 1
- 230000001430 anti-depressive effect Effects 0.000 description 1
- 229940121363 anti-inflammatory agent Drugs 0.000 description 1
- 239000002260 anti-inflammatory agent Substances 0.000 description 1
- 230000036506 anxiety Effects 0.000 description 1
- 239000012062 aqueous buffer Substances 0.000 description 1
- 230000002238 attenuated effect Effects 0.000 description 1
- 230000001363 autoimmune Effects 0.000 description 1
- 210000003651 basophil Anatomy 0.000 description 1
- 230000000035 biogenic effect Effects 0.000 description 1
- 230000008512 biological response Effects 0.000 description 1
- ZADPBFCGQRWHPN-UHFFFAOYSA-N boronic acid Chemical compound OBO ZADPBFCGQRWHPN-UHFFFAOYSA-N 0.000 description 1
- 230000011496 cAMP-mediated signaling Effects 0.000 description 1
- 102100037092 cAMP-specific 3',5'-cyclic phosphodiesterase 4A Human genes 0.000 description 1
- 102100029170 cAMP-specific 3',5'-cyclic phosphodiesterase 4D Human genes 0.000 description 1
- 102100029175 cGMP-specific 3',5'-cyclic phosphodiesterase Human genes 0.000 description 1
- 201000011510 cancer Diseases 0.000 description 1
- 230000003915 cell function Effects 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 238000002144 chemical decomposition reaction Methods 0.000 description 1
- 239000007795 chemical reaction product Substances 0.000 description 1
- 231100000196 chemotoxic Toxicity 0.000 description 1
- 230000002604 chemotoxic effect Effects 0.000 description 1
- 208000037976 chronic inflammation Diseases 0.000 description 1
- 230000006020 chronic inflammation Effects 0.000 description 1
- 239000007979 citrate buffer Substances 0.000 description 1
- 230000001149 cognitive effect Effects 0.000 description 1
- 239000012043 crude product Substances 0.000 description 1
- 230000001419 dependent effect Effects 0.000 description 1
- 238000011161 development Methods 0.000 description 1
- 238000006471 dimerization reaction Methods 0.000 description 1
- 229910001873 dinitrogen Inorganic materials 0.000 description 1
- 231100000673 dose–response relationship Toxicity 0.000 description 1
- 230000008030 elimination Effects 0.000 description 1
- 238000003379 elimination reaction Methods 0.000 description 1
- 210000002889 endothelial cell Anatomy 0.000 description 1
- 210000003038 endothelium Anatomy 0.000 description 1
- 230000002255 enzymatic effect Effects 0.000 description 1
- 210000003979 eosinophil Anatomy 0.000 description 1
- JBQOPTARYYJANM-UHFFFAOYSA-N ethyl 2-methyl-2-[4-[(4,4,5,5-tetramethyl-1,3,2-dioxaborolan-2-yl)methyl]phenyl]propanoate Chemical compound C1=CC(C(C)(C)C(=O)OCC)=CC=C1CB1OC(C)(C)C(C)(C)O1 JBQOPTARYYJANM-UHFFFAOYSA-N 0.000 description 1
- UDRCONFHWYGWFI-UHFFFAOYSA-N ethyl 3-oxopentanoate Chemical compound CCOC(=O)CC(=O)CC UDRCONFHWYGWFI-UHFFFAOYSA-N 0.000 description 1
- OCJKUQIPRNZDTK-UHFFFAOYSA-N ethyl 4,4,4-trifluoro-3-oxobutanoate Chemical compound CCOC(=O)CC(=O)C(F)(F)F OCJKUQIPRNZDTK-UHFFFAOYSA-N 0.000 description 1
- 230000005284 excitation Effects 0.000 description 1
- 235000013305 food Nutrition 0.000 description 1
- 238000003197 gene knockdown Methods 0.000 description 1
- 239000011521 glass Substances 0.000 description 1
- 210000000224 granular leucocyte Anatomy 0.000 description 1
- 230000021061 grooming behavior Effects 0.000 description 1
- 229920000591 gum Polymers 0.000 description 1
- 230000009808 hippocampal neurogenesis Effects 0.000 description 1
- 229960001340 histamine Drugs 0.000 description 1
- 102000048114 human PDE4B Human genes 0.000 description 1
- 210000005260 human cell Anatomy 0.000 description 1
- 239000012052 hydrophilic carrier Substances 0.000 description 1
- NPZTUJOABDZTLV-UHFFFAOYSA-N hydroxybenzotriazole Substances O=C1C=CC=C2NNN=C12 NPZTUJOABDZTLV-UHFFFAOYSA-N 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 150000002632 lipids Chemical class 0.000 description 1
- 239000012280 lithium aluminium hydride Substances 0.000 description 1
- 238000005259 measurement Methods 0.000 description 1
- 238000002844 melting Methods 0.000 description 1
- 230000008018 melting Effects 0.000 description 1
- 239000003695 memory enhancer Substances 0.000 description 1
- 230000009401 metastasis Effects 0.000 description 1
- 230000001394 metastastic effect Effects 0.000 description 1
- 206010061289 metastatic neoplasm Diseases 0.000 description 1
- LSAGWGNECLEVPE-UHFFFAOYSA-N methyl 2-(4-methylphenyl)acetate Chemical compound COC(=O)CC1=CC=C(C)C=C1 LSAGWGNECLEVPE-UHFFFAOYSA-N 0.000 description 1
- UUCNYFFJISILMR-UHFFFAOYSA-N methyl 2-[4-[(4,4,5,5-tetramethyl-1,3,2-dioxaborolan-2-yl)methyl]phenyl]acetate Chemical compound C1=CC(CC(=O)OC)=CC=C1CB1OC(C)(C)C(C)(C)O1 UUCNYFFJISILMR-UHFFFAOYSA-N 0.000 description 1
- QAKWWOVHHUYDPX-UHFFFAOYSA-N methyl 2-[4-[[2-(3-chlorophenyl)-6-(trifluoromethyl)pyridin-4-yl]methyl]phenyl]acetate Chemical compound C1=CC(CC(=O)OC)=CC=C1CC1=CC(C=2C=C(Cl)C=CC=2)=NC(C(F)(F)F)=C1 QAKWWOVHHUYDPX-UHFFFAOYSA-N 0.000 description 1
- 230000003278 mimic effect Effects 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 238000012544 monitoring process Methods 0.000 description 1
- 238000010172 mouse model Methods 0.000 description 1
- 230000000926 neurological effect Effects 0.000 description 1
- 230000007935 neutral effect Effects 0.000 description 1
- 235000005152 nicotinamide Nutrition 0.000 description 1
- 239000011570 nicotinamide Substances 0.000 description 1
- 229960003966 nicotinamide Drugs 0.000 description 1
- 239000012299 nitrogen atmosphere Substances 0.000 description 1
- 239000002773 nucleotide Substances 0.000 description 1
- 125000003729 nucleotide group Chemical group 0.000 description 1
- 238000003305 oral gavage Methods 0.000 description 1
- 230000003647 oxidation Effects 0.000 description 1
- 238000007254 oxidation reaction Methods 0.000 description 1
- DTBNBXWJWCWCIK-UHFFFAOYSA-K phosphonatoenolpyruvate Chemical compound [O-]C(=O)C(=C)OP([O-])([O-])=O DTBNBXWJWCWCIK-UHFFFAOYSA-K 0.000 description 1
- IPNPIHIZVLFAFP-UHFFFAOYSA-N phosphorus tribromide Chemical compound BrP(Br)Br IPNPIHIZVLFAFP-UHFFFAOYSA-N 0.000 description 1
- 230000026341 positive regulation of angiogenesis Effects 0.000 description 1
- 230000018398 positive regulation of bone resorption Effects 0.000 description 1
- 235000011181 potassium carbonates Nutrition 0.000 description 1
- 230000003389 potentiating effect Effects 0.000 description 1
- MFDFERRIHVXMIY-UHFFFAOYSA-N procaine Chemical compound CCN(CC)CCOC(=O)C1=CC=C(N)C=C1 MFDFERRIHVXMIY-UHFFFAOYSA-N 0.000 description 1
- 229960004919 procaine Drugs 0.000 description 1
- 230000008569 process Effects 0.000 description 1
- 230000035755 proliferation Effects 0.000 description 1
- 230000001737 promoting effect Effects 0.000 description 1
- 229940127293 prostanoid Drugs 0.000 description 1
- 150000003814 prostanoids Chemical class 0.000 description 1
- 108090000623 proteins and genes Proteins 0.000 description 1
- 150000003230 pyrimidines Chemical class 0.000 description 1
- 238000010791 quenching Methods 0.000 description 1
- 230000000171 quenching effect Effects 0.000 description 1
- 230000019254 respiratory burst Effects 0.000 description 1
- 230000004044 response Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 238000007127 saponification reaction Methods 0.000 description 1
- 229920006395 saturated elastomer Polymers 0.000 description 1
- 238000012216 screening Methods 0.000 description 1
- 230000036280 sedation Effects 0.000 description 1
- 239000007974 sodium acetate buffer Substances 0.000 description 1
- 239000011877 solvent mixture Substances 0.000 description 1
- 230000000638 stimulation Effects 0.000 description 1
- 239000011550 stock solution Substances 0.000 description 1
- 238000003860 storage Methods 0.000 description 1
- 239000010902 straw Substances 0.000 description 1
- QAOWNCQODCNURD-UHFFFAOYSA-N sulfuric acid Substances OS(O)(=O)=O QAOWNCQODCNURD-UHFFFAOYSA-N 0.000 description 1
- 230000001629 suppression Effects 0.000 description 1
- 238000010189 synthetic method Methods 0.000 description 1
- 238000009492 tablet coating Methods 0.000 description 1
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 description 1
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 1
- 210000004881 tumor cell Anatomy 0.000 description 1
- 230000004565 tumor cell growth Effects 0.000 description 1
- 210000005166 vasculature Anatomy 0.000 description 1
- 230000002227 vasoactive effect Effects 0.000 description 1
- 230000008673 vomiting Effects 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/72—Nitrogen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F5/00—Compounds containing elements of Groups 3 or 13 of the Periodic Table
- C07F5/02—Boron compounds
- C07F5/027—Organoboranes and organoborohydrides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4418—Non condensed pyridines; Hydrogenated derivatives thereof having a carbocyclic group directly attached to the heterocyclic ring, e.g. cyproheptadine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/496—Non-condensed piperazines containing further heterocyclic rings, e.g. rifampin, thiothixene or sparfloxacin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/506—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim not condensed and containing further heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/517—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with carbocyclic ring systems, e.g. quinazoline, perimidine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/53—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with three nitrogens as the only ring hetero atoms, e.g. chlorazanil, melamine
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/535—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with at least one nitrogen and one oxygen as the ring hetero atoms, e.g. 1,2-oxazines
- A61K31/5375—1,4-Oxazines, e.g. morpholine
- A61K31/5377—1,4-Oxazines, e.g. morpholine not condensed and containing further heterocyclic rings, e.g. timolol
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/69—Boron compounds
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/24—Antidepressants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/24—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with substituted hydrocarbon radicals attached to ring carbon atoms
- C07D213/54—Radicals substituted by carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals
- C07D213/56—Amides
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D213/00—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members
- C07D213/02—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members
- C07D213/04—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom
- C07D213/60—Heterocyclic compounds containing six-membered rings, not condensed with other rings, with one nitrogen atom as the only ring hetero atom and three or more double bonds between ring members or between ring members and non-ring members having three double bonds between ring members or between ring members and non-ring members having no bond between the ring nitrogen atom and a non-ring member or having only hydrogen or carbon atoms directly attached to the ring nitrogen atom with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D213/72—Nitrogen atoms
- C07D213/74—Amino or imino radicals substituted by hydrocarbon or substituted hydrocarbon radicals
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D221/00—Heterocyclic compounds containing six-membered rings having one nitrogen atom as the only ring hetero atom, not provided for by groups C07D211/00 - C07D219/00
- C07D221/02—Heterocyclic compounds containing six-membered rings having one nitrogen atom as the only ring hetero atom, not provided for by groups C07D211/00 - C07D219/00 condensed with carbocyclic rings or ring systems
- C07D221/04—Ortho- or peri-condensed ring systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D239/00—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings
- C07D239/02—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings
- C07D239/24—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings having three or more double bonds between ring members or between ring members and non-ring members
- C07D239/26—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings not condensed with other rings having three or more double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D239/00—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings
- C07D239/70—Heterocyclic compounds containing 1,3-diazine or hydrogenated 1,3-diazine rings condensed with carbocyclic rings or ring systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D251/00—Heterocyclic compounds containing 1,3,5-triazine rings
- C07D251/02—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings
- C07D251/12—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members
- C07D251/14—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members with hydrogen or carbon atoms directly attached to at least one ring carbon atom
- C07D251/22—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members with hydrogen or carbon atoms directly attached to at least one ring carbon atom to two ring carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D251/00—Heterocyclic compounds containing 1,3,5-triazine rings
- C07D251/02—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings
- C07D251/12—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members
- C07D251/26—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members with only hetero atoms directly attached to ring carbon atoms
- C07D251/30—Only oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D251/00—Heterocyclic compounds containing 1,3,5-triazine rings
- C07D251/02—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings
- C07D251/12—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members
- C07D251/26—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members with only hetero atoms directly attached to ring carbon atoms
- C07D251/40—Nitrogen atoms
- C07D251/42—One nitrogen atom
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/04—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D401/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom
- C07D401/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings
- C07D401/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, at least one ring being a six-membered ring with only one nitrogen atom containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D403/00—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00
- C07D403/02—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings
- C07D403/12—Heterocyclic compounds containing two or more hetero rings, having nitrogen atoms as the only ring hetero atoms, not provided for by group C07D401/00 containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D405/00—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom
- C07D405/02—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings
- C07D405/04—Heterocyclic compounds containing both one or more hetero rings having oxygen atoms as the only ring hetero atoms, and one or more rings having nitrogen as the only ring hetero atom containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D409/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms
- C07D409/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms containing two hetero rings
- C07D409/04—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D409/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms
- C07D409/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having sulfur atoms as the only ring hetero atoms containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings
- C07D413/12—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing two hetero rings linked by a chain containing hetero atoms as chain links
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D413/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms
- C07D413/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and oxygen atoms as the only ring hetero atoms containing three or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D495/00—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms
- C07D495/02—Heterocyclic compounds containing in the condensed system at least one hetero ring having sulfur atoms as the only ring hetero atoms in which the condensed system contains two hetero rings
- C07D495/04—Ortho-condensed systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07F—ACYCLIC, CARBOCYCLIC OR HETEROCYCLIC COMPOUNDS CONTAINING ELEMENTS OTHER THAN CARBON, HYDROGEN, HALOGEN, OXYGEN, NITROGEN, SULFUR, SELENIUM OR TELLURIUM
- C07F5/00—Compounds containing elements of Groups 3 or 13 of the Periodic Table
- C07F5/02—Boron compounds
- C07F5/025—Boronic and borinic acid compounds
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Epidemiology (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Engineering & Computer Science (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Neurosurgery (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Psychiatry (AREA)
- Pain & Pain Management (AREA)
- Hospice & Palliative Care (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
- Pyridine Compounds (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Oxygen Or Sulfur (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Nitrogen And Oxygen As The Only Ring Hetero Atoms (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Un compuesto elegido de: **(Ver fórmula)** y **(Ver fórmula)**
Description
DESCRIPCIÓN
Inhibidores de heteroarilo de PDE4
La presente solicitud reivindica el beneficio de las solicitudes provisionales de Estados Unidos N° 61/718.285, presentada el 25 de octubre de 2012, N° 61/733.675, presentada el 5 de diciembre de 2012, y N° 61/776.937, presentada el 12 de marzo de 2013.
En el presente documento se desvelan nuevos compuestos de heteroarilo bicíclicos y composiciones y su aplicación como productos farmacéuticos para el tratamiento de enfermedad. También se proporcionan métodos de inhibición de la actividad de fosfodiesterasa 4 (PDE4) en un sujeto humano o animal para el tratamiento enfermedades, tales como enfermedades inflamatorias y otras enfermedades que implican niveles elevados de citocinas y mediadores proinflamatorios.
La inflamación crónica es una complicación multifactorial de la enfermedad caracterizada por la activación de múltiples tipos de células inflamatorias, por ejemplo, células de linaje linfoide (incluyendo linfocitos T) y linaje mieloide (incluyendo granulocitos, macrófagos y monocitos). Los mediadores proinflamatorios, que incluye citocinas, tales como el factor de necrosis tumoral (TNF) y la interleucina-1 (IL-1), se producen por estas células activadas. Por consiguiente, un agente que suprime la activación de estas células, o su producción de citocinas proinflamatorias, sería útil en el tratamiento terapéutico de enfermedades inflamatorias y otras enfermedades que implican niveles elevados de citocinas.
El monofosfato de adenosina cíclico (AMPc) es un segundo mensajero que media en las respuestas biológicas de las células a una amplia variedad de estímulos extracelulares. Cuando el agonista apropiado se une a receptores específicos de la superficie celular, se activa la adenilato ciclasa para convertir el trifosfato de adenosina (aTp ) en AMPc. Se propone que las acciones inducidas por el agonista de AMPc dentro de la célula están mediadas predominantemente por la acción de proteínas cinasas dependientes de AMPc. Las acciones intracelulares de AMPc se terminan por o un transporte del nucleótido al exterior de la célula, o por escisión enzimática por fosfodiesterasas de nucleótido (PDE) cíclicas, que hidrolizan el enlace 3'-fosfodiéster para formar monofosfato de 5'-adenosina (5'-AMP). La 5'-a Mp es un metabolito inactivo.
La superfamilia de PDE se subdivide en dos clases principales, la clase I y la clase II, que no tienen similitud de secuencias reconocible. La clase I incluye todas las PDE conocidas de mamífero y comprende 11 familias identificadas, que son productos de genes separados. Algunas PDE son altamente específicas para la hidrólisis de AMPc (PDE4, PDE7, pDE8), algunas son altamente específicas de GMPc (PDE5, p De6, PDE9) y algunas tienen especificidad mixta (PDE1, PDE2, PDE3, PDE10, PDE11). Todas las PDE de mamífero caracterizadas son diméricas, pero se desconoce la importancia de la estructura dimérica para la función en cada una de las PDE.
La subfamilia de PDE4 comprende 4 miembros: PDE4A, PDE4B, PDE4C y PDE4D. Estas enzimas poseen dominios reguladores del extremo N que supuestamente median en la dimerización, que da como resultado la actividad de PDE óptimamente regulada. Además, la actividad está regulada por los sitios de fosforilación de proteína cinasa dependiente de AMPc en este dominio regulador en la dirección 5'. Las enzimas PDE4 están ampliamente expresadas y distribuidas.
Niveles elevados de AMPc en células humanas de linaje mieloide y linfoide están asociados con la supresión de la activación celular. Por lo tanto, la familia de enzimas intracelulares de PDE regula el nivel de AMPc en células. La PDE4 es un isotipo de PDE predominante en estas células, y es el principal contribuyente a la degradación de AMPc. Por consiguiente, la inhibición de la función de PDE prevendría la conversión de AMPc en el metabolito inactivo 5'-AMP y, por consiguiente, mantendría niveles de AMPc más altos y, por consiguiente, suprimiría la activación celular. Se ha mostrado que los inhibidores de PDE4 inhiben la producción de TNFa e inhiben parcialmente la liberación de IL-1p por monocitos (véanse Semmler et al., Int. J. Immunopharmacol., 15, pp. 409-413, (1993); Molnar-Kimber et al., Mediators of Inflammation, 1, pp. 411-417, (1992)). También se ha mostrado que los inhibidores de PDE4 inhiben la producción de radicales superóxido de leucocitos polimorfonucleares humanos (véanse Verghese et al., J. Mol. Cell. Cardiol., 21 (Supl. 2), S61 (1989); Nielson et al., J. Allergy Immunol., 86, pp. 801-808, (1990)); inhiben la liberación de aminas vasoactivas y prostanoides de basófilos humanos (véase Peachell et al., J. Immunol., 148, pp. 2503-2510, (1992)); inhiben estallidos respiratorios en eosinófilos (véase Dent et al., J. Pharmacol., 103, pp. 1339-1346, (1991)); e inhiben la activación de linfocitos T humanos (véase Robicsek et al., Biochem. Pharmacol., 42, pp. 869-877, (1991)). La activación celular inflamatoria y la producción excesiva o no regulada de citocinas (por ejemplo, TNFa e IL-1 p) participan en enfermedades y trastornos alérgicos, autoinmunitarios e inflamatorios, tratados en el presente documento.
Además, varias propiedades de TNFa, tales como la estimulación de colagenasas, la estimulación de la angiogénesis in vivo, la estimulación de la resorción ósea y la capacidad para aumentar la adhesión de células tumorales al endotelio, están de acuerdo con una función para TNF en el desarrollo y la diseminación metastásica de cáncer en el hospedador. Se ha implicado directamente recientemente al TNFa en la promoción del crecimiento y la metástasis de células tumorales (véase Orosz et al., J. Exp. Med., 177, pp. 1391-1398, (1993)).
Los investigadores han mostrado un interés considerable en el uso de inhibidores de PDE4 como agentes antiinflamatorios. Evidencia previa indica que la inhibición de PDE4 tiene efectos beneficiosos sobre una variedad de células inflamatorias, tales como monocitos, macrófagos, linfocitos T del linaje Th-1 y granulocitos. Se ha atenuado la síntesis y/o la liberación de muchos mediadores proinflamatorios, tales como citocinas, mediadores lipídicos, superóxido y aminas biogénicas, tales como histamina, en estas células por la acción de inhibidores de PDE4. Los inhibidores de PDE4 también afectan a otras funciones celulares, que incluyen la proliferación de linfocitos T, la transmigración de granulocitos en respuesta a sustancias quimiotóxicas y la integridad de zonas de unión de células endoteliales dentro de la vasculatura.
Se ha informado del diseño, la síntesis y el cribado de diversos inhibidores de PDE4. Las metilxantinas, tales como la cafeína y la tofilina, fueron los primeros inhibidores de PDE descubiertos, pero estos compuestos son no selectivos con respecto a la PDE que se inhibe. El fármaco rolipram, un antidepresivo, era uno de los primeros inhibidores de PDE4 específicos informado, con una CI50 informada de aproximadamente 200 nM con respecto a la PDE4 humana recombinante inhibidora.
Los investigadores han seguido buscando inhibidores de PDE4 que son más selectivos con respecto a la PDE4 inhibidora, que tiene una CI50 más baja que rolipram, y que evita los efectos secundarios no deseables del sistema nervioso central (SNC), tales como arcadas, vómitos y sedación, asociados con la administración de rolipram. Además, varias empresas están ahora realizando ensayos clínicos de otros inhibidores de PDE4. Sin embargo, siguen sin resolverse los problemas referentes a la eficacia y los efectos secundarios adversos, tales como la emesis y las alteraciones del sistema nervioso central.
Por consiguiente, los compuestos que inhiben selectivamente la PDE4, las isoformas PDE4B o PDE4D, o una isoforma de PDE4 que contiene un mutación activante de UCR1 (tal como PDE4B1 que contiene la mutación activante de UCR1 S133D, PDE4B1*; o PDE4D7 que contiene la mutación activante de UCR1 S54D, PDE4D7*), y, en ciertas realizaciones, que reducen o eliminan los efectos secundarios adversos asociados a inhibidores previos de PDE4, serían útiles en el tratamiento de enfermedad, que incluye enfermedades neurológicas y psicológicas, y en la potenciación de la memoria y la cognición. Además, los inhibidores selectivos de PDE4 serían útiles en el tratamiento de enfermedades que se beneficiarían de niveles elevados de AMPc o función reducida de PDE4 en un tejido diana particular.
Se han descubierto compuestos y composiciones farmacéuticas, algunos de los cuales se ha encontrado que inhiben PDE4, junto con métodos de síntesis y uso de compuestos que incluyen métodos para el tratamiento de enfermedades mediadas por PDE4 en un paciente administrando los compuestos.
Ciertos compuestos desvelados en el presente documento pueden poseer actividad inhibidora de PDE4 útil, y se pueden usar en el tratamiento o la profilaxis de una enfermedad o afección en la que PDE4 desempeña una función activa. Así, en un aspecto amplio, ciertas realizaciones también proporcionan composiciones farmacéuticas que comprenden uno o más compuestos desvelados en el presente documento junto con un vehículo farmacéuticamente aceptable, así como métodos de preparación y uso de los compuestos y las composiciones. Ciertas realizaciones proporcionan métodos de inhibición de PDE4. Otras realizaciones proporcionan métodos de tratamiento de un trastorno mediado por PDE4 en un paciente en necesidad de dicho tratamiento, que comprende administrar a dicho paciente una cantidad terapéuticamente eficaz de un compuesto o composición según la presente invención. Las realizaciones relacionadas desvelan el uso de ciertos compuestos desvelados en el presente documento como agentes terapéuticos, por ejemplo, en el tratamiento de enfermedades inflamatorias y otras enfermedades que implican niveles elevados de citocinas y mediadores proinflamatorios. También se proporciona el uso de ciertos compuestos desvelados en el presente documento para su uso en la fabricación de un medicamento para el tratamiento de una enfermedad o afección mejorada por la inhibición de PDE4.
Se proporciona un compuesto elegido de los ejemplos desvelados en el presente documento.
También se proporciona el uso de un compuesto como se desvela en el presente documento como un medicamento.
También se proporciona el uso de un compuesto como se desvela en el presente documento como un medicamento para el tratamiento de una enfermedad mediada por PDE4.
También se proporciona un compuesto como se desvela en el presente documento para su uso en la fabricación de un medicamento para el tratamiento de una enfermedad mediada por PDE4.
También se proporciona el uso de un compuesto como se desvela en el presente documento para el tratamiento de una enfermedad mediada por PDE4.
En el presente documento también se proporciona un método para lograr un efecto en un paciente que comprende la administración de una cantidad terapéuticamente eficaz de un compuesto como se desvela en el presente documento, o una sal del mismo, a un paciente, en donde el efecto se elige de potenciación de la cognición.
Los compuestos de la presente invención pueden ser selectivos contra las isoformas de PDE4 PDE4A, PDE4B, PDE4C y PDE4D de diversas formas. Por ejemplo, los compuestos descritos en el presente documento pueden ser
selectivos para PDE4B y/o PDE4D con respecto a las otras dos isoformas, ser un pan-inhibidor de todas las isoformas, o ser selectivos para solo una isoforma. En ciertas realizaciones, los compuestos de la presente invención pueden ser selectivos para PDE4B con respecto a otras isoformas.
En ciertas realizaciones, la PDE4 es PDE4D.
En ciertas realizaciones, la PDE4 es PDE4B.
También se proporciona un método de modulación de una función mediada por PDE4 en un sujeto que comprende la administración de una cantidad terapéuticamente eficaz de un compuesto como se desvela en el presente documento. En ciertas realizaciones, la PDE4 es PDE4.
En ciertas realizaciones, la modulación es la potenciación.
En ciertas realizaciones, la función es la cognición.
También se proporciona una composición farmacéutica que comprende un compuesto como se desvela en el presente documento, junto con un vehículo farmacéuticamente aceptable.
En ciertas realizaciones, la composición farmacéutica se formula para administración por vía oral.
Como se usa en el presente documento, los siguientes términos tienen los significados indicados.
Cuando se desvelan intervalos de valores, y se usa la notación "desde n ... hasta n2" o "entre m ... y n2", donde m y n2 son los números, entonces a menos que se especifique de otro modo, esta notación pretende incluir los números en sí y el intervalo entre ellos. Este intervalo puede ser integrante o continuo entre y que incluye los valores extremos. A modo de ejemplo, el intervalo "desde 2 hasta 6 carbonos" pretende incluir dos, tres, cuatro, cinco y seis carbonos, puesto que los carbonos vienen en unidades de números enteros. Véase, a modo de ejemplo, el intervalo "desde 1 hasta 3 pM (micromolar)," que pretende incluir 1 pM, 3 pM, y todo entre y cualquier número de cifras significativas (por ejemplo, 1,255 pM, 2,1 pM, 2,9999 pM, etc.). Cuando n se fija en 0 en el contexto de "0 átomos de carbono", está previsto que indique un enlace o nulo.
El término "aproximadamente", como se usa en el presente documento, pretende matizar los valores numéricos que modifica, indicando dicho valor como variable dentro de un margen de error. Cuando no se cita margen particular de error, tal como una desviación estándar para un valor medio dado en un diagrama o tabla de datos, se debe entender que el término "aproximadamente" significa ese intervalo que englobaría el valor citado y el intervalo que se incluiría redondeando al alza o a la baja a esa cifra también, teniendo en cuenta cifras significativas.
Existen centros asimétricos en los compuestos desvelados en el presente documento. Estos centros se designan por los símbolos "R" o "S", dependiendo de la configuración de sustituyentes alrededor del átomo de carbono quiral. Se debe entender que la invención engloba todas las formas isoméricas estereoquímicas, que incluyen formas diaestereoméricas, enantioméricas y epiméricas, así como d-isómeros y 1-isómeros, y mezclas de los mismos. Se pueden preparar sintéticamente estereoisómeros individuales de compuestos a partir de materiales de partida comercialmente disponibles que contienen centros quirales o por preparación de mezclas de productos enantioméricos, seguido por separación, tal como conversión en una mezcla de diaestereómeros, seguido por separación o recristalización, técnicas cromatográficas, separación directa de enantiómeros en columnas cromatográficas quirales, o cualquier otro método apropiado conocido en la técnica. Los compuestos de partida de estereoquímica particular están o comercialmente disponibles o se pueden preparar y resolver por técnicas conocidas en la técnica. Además, los compuestos desvelados en el presente documento pueden existir como isómeros geométricos. La presente invención incluye todos los isómeros cis, trans, syn, anti, entgegen (E) y zusammen (Z), así como mezclas apropiadas de los mismos. Además, los compuestos pueden existir como tautómeros; todos los isómeros tautómeros se proporcionan por la presente invención. Además, los compuestos desvelados en el presente documento pueden existir en formas sin solvatar, así como solvatadas, con disolventes farmacéuticamente aceptables, tales como agua, etanol y similares. En general, las formas solvatadas se consideran equivalentes a las formas no solvatadas.
El término "enfermedad", como se usa en el presente documento, pretende ser, en general, sinónimo, y se usa indistintamente con, los términos "trastorno" y "afección" (como en afección médica), en los que todos reflejan una afección anormal del cuerpo humano o animal o de una de sus partes que altera el funcionamiento normal, normalmente se manifiesta por signos y síntomas distintivos, y hace que el humano o animal tenga una duración o calidad de vida reducida.
El término "terapia de combinación" significa la administración de dos o más agentes terapéuticos para tratar una afección terapéutica o trastorno descrito en la presente divulgación. Dicha administración engloba la administración conjunta de estos agentes terapéuticos en un modo sustancialmente simultáneo, tal como en una única cápsula que tiene una relación fija de principios activos o en múltiples cápsulas separadas para cada principio activo. Además, dicha administración también engloba el uso de cada tipo de agente terapéutico en un modo secuencial. En cualquier
caso, la pauta de tratamiento proporcionará efectos beneficiosos de la combinación de fármacos en el tratamiento de las afecciones o trastornos descritos en el presente documento.
"Inhibidor de PDE4" se usa en el presente documento para referirse a un compuesto que presenta una CI50 con respecto a la actividad de PDE4 de no más de aproximadamente 100 pM y más normalmente de no más de aproximadamente 50 pM, como se mide en el ensayo de PDE4 descrito, en general, a continuación. "CI50" es la concentración de inhibidor que reduce la actividad de una enzima (por ejemplo, PDE4) al nivel del 50 %. Se ha descubierto que ciertos compuestos representativos de la presente invención presentan inhibición contra PDE4. En ciertas realizaciones, los compuestos presentarán una CI50 con respecto a p DE4 de no más de aproximadamente 10 pM; en realizaciones adicionales, los compuestos presentarán una CI50 con respecto a PDE4 de no más de aproximadamente 5 pM; en realizaciones aún adicionales, los compuestos presentarán una CI50 con respecto a PDE4 de no más de aproximadamente 1 pM, como se mide en el ensayo de PDE4 descrito en el presente documento. En realizaciones aún adicionales, los compuestos presentarán una CI50 con respecto a PDE4 de no más de aproximadamente 200 nM.
La expresión "terapéuticamente eficaz" pretende caracterizar la cantidad de principios activos usados en el tratamiento de una enfermedad o trastorno. Esta cantidad logrará el objetivo de reducir o eliminar dicha enfermedad o trastorno.
El término "terapéuticamente aceptable" se refiere a los compuestos (o sales, profármacos, tautómeros, formas de ion bipolar, etc.) que son adecuados para su uso en contacto con los tejidos de pacientes sin excesiva toxicidad, irritación y respuesta alérgica, son proporcionales con una relación beneficio/riesgo razonable y son eficaces para su uso previsto.
Como se usa en el presente documento, la referencia a "tratamiento" de un paciente pretende incluir la profilaxis. El término "paciente" significa todos los mamíferos incluyendo los seres humanos. Los ejemplos de pacientes incluyen seres humanos, vacas, perros, gatos, cabras, ovejas, cerdos y conejos. Preferentemente, el paciente es un ser humano.
El término "profármaco" se refiere a un compuesto que se hace más activo in vivo. Ciertos compuestos desvelados en el presente documento también pueden existir como profármacos, como se describe en Hydrolysis in Drug and Prodrug Metabolism: Chemistry, Biochemistry, and Enzymology (Testa, Bernard and Mayer, Joachim M. Wiley-VHCA, Zurich, Suiza 2003). Los profármacos de los compuestos descritos en el presente documento son formas estructuralmente modificadas del compuesto que se someten fácilmente a cambios químicos en condiciones fisiológicas proporcionando el compuesto. Además, los profármacos se pueden convertir en el compuesto por métodos químicos o bioquímicos en un entorno ex vivo. Por ejemplo, los profármacos se pueden convertir lentamente en un compuesto cuando se ponen en un depósito de parche transdérmico con una enzima o reactivo químico adecuado. Los profármacos son frecuentemente útiles debido a que, en algunas situaciones, pueden ser más fáciles de administrar que el compuesto, o fármaco original. Por ejemplo, pueden estar biodisponibles por administración por vía oral, mientras que el fármaco original no. El profármaco también puede tener solubilidad mejorada en composiciones farmacéuticas con respecto al fármaco original. Se conocen en la técnica una amplia variedad de derivados de profármaco, tales como los que se basan en escisión hidrolítica o activación oxidativa del profármaco. Un ejemplo, sin limitación, de un profármaco sería un compuesto que se administra como un éster (el "profármaco"), pero luego se hidroliza metabólicamente en el ácido carboxílico, la entidad activa. Los ejemplos adicionales incluyen derivados de peptidilo de un compuesto.
Los compuestos desvelados en el presente documento pueden existir como sales terapéuticamente aceptables. La presente invención incluye los compuestos enumerados anteriormente en forma de sales, que incluyen sales de adición de ácido. Las sales adecuadas incluyen las formadas con tanto ácidos orgánicos como inorgánicos. Dichas sales de adición de ácido serán normalmente farmacéuticamente aceptables. Sin embargo, las sales de sales no farmacéuticamente aceptables pueden ser de utilidad en la preparación y la purificación del compuesto en cuestión. También se pueden formar sales de adición básicas y ser farmacéuticamente aceptables. Para una discusión más completa de la preparación y la selección de sales, se refiere a Pharmaceutical Salts: Properties, Selection, and Use (Stahl, P. Heinrich. Wiley-VCHA, Zurich, Suiza, 2002).
El término "sal terapéuticamente aceptable", como se usa en el presente documento, representa sales o formas de ion bipolar de los compuestos desvelados en el presente documento que son solubles o dispersables en agua o aceite y terapéuticamente aceptables como se define en el presente documento. Las sales se pueden preparar durante el aislamiento final y la purificación de los compuestos, o por separado haciendo reaccionar el compuesto apropiado en forma de la base libre con un ácido adecuado. Las sales de adición de ácido representativas incluyen acetato, adipato, alginato, L-ascorbato, aspartato, benzoato, bencenosulfonato (besilato), bisulfato, butirato, canforato, canforsulfonato, citrato, digluconato, formiato, fumarato, gentisato, glutarato, glicerofosfato, glicolato, hemisulfato, heptanoato, hexanoato, hipurato, clorhidrato, bromhidrato, yodhidrato, 2-hidroxietanosulfonato (isetionato), lactato, maleato, malonato, DL-mandelato, mesitilensulfonato, metanosulfonato, naftilensulfonato, nicotinato, 2-naftalenosulfonato, oxalato, pamoato, pectinato, persulfato, 3-fenilproprionato, fosfonato, picrato, pivalato, propionato, piroglutamato, succinato, sulfonato, tartrato, L-tartrato, tricloroacetato, trifluoroacetato, fosfato, glutamato, bicarbonato, paratoluenosulfonato (p-tosilato) y undecanoato. Por tanto, los grupos básicos en los compuestos desvelados en el presente documento se pueden cuaternizar con cloruros, bromuros y yoduros de metilo, etilo, propilo y butilo; sulfatos de dimetilo, dietilo, dibutilo y diamilo; cloruros, bromuros y yoduros de decilo, laurilo, miristilo y esterilo; y bromuros de
bencilo y fenetilo. Los ejemplos de ácidos que se pueden emplear para formar sales de adición terapéuticamente aceptables incluyen ácidos inorgánicos, tales como clorhídrico, bromhídrico, sulfúrico y fosfórico, y ácidos orgánicos, tales como oxálico, maleico, succínico y cítrico. También se pueden formar sales por coordinación de los compuestos con un ion de metal alcalino o alcalinotérreo. Por tanto, la presente invención contempla las sales de sodio, potasio, magnesio y calcio de los compuestos desvelados en el presente documento y similares.
Se pueden preparar sales de adición básicas durante el aislamiento final y la purificación de los compuestos haciendo reaccionar un grupo carboxi con una base adecuada, tal como el hidróxido, el carbonato o el bicarbonato de un catión metálico o con amoniaco o una amina primaria, secundaria o terciaria orgánica. Los cationes de sales terapéuticamente aceptables incluyen litio, sodio, potasio, calcio, magnesio y aluminio, así como cationes de aminas cuaternarias no tóxicas, tales como amonio, tetrametilamonio, tetraetilamonio, metilamina, dimetilamina, trimetilamina, trietilamina, dietilamina, etilamina, tributilamina, piridina, W,W-dimetilanilina, /V-metilpiperidina, W-metilmorfolina, diciclohexilamina, procaína, dibencilamina, W,W-dibencilfenetilamina, 1-efenamina y W,W-dibenciletilendiamina. Otras aminas orgánicas representativas útiles para la formación de sales de adición de base incluyen etilendiamina, etanolamina, dietanolamina, piperidina y piperazina.
Se puede preparar una sal de un compuesto haciendo reaccionar el compuesto apropiado, en forma de la base libre, con el ácido apropiado.
Aunque puede ser posible que los compuestos de la invención objeto se administren como productos químicos de partida, también es posible presentarlos como una formulación farmacéutica (equivalentemente, una "composición farmacéutica"). Por consiguiente, en el presente documento se proporcionan formulaciones farmacéuticas que comprenden uno o más de ciertos compuestos desvelados en el presente documento, o una o más sales farmacéuticamente aceptables, ésteres, profármacos, amidas, o solvatos de los mismos, junto con uno o más vehículos farmacéuticamente aceptables de los mismos y opcionalmente uno o varios de otros componentes terapéuticos. El (Los) vehículo(s) debe(n) ser "aceptable(s)" en el sentido de ser compatibles con los otros componentes de la formulación y no perjudiciales para el receptor de la misma. La formulación apropiada depende de la vía de administración elegida. Se puede usar cualquiera de las técnicas, vehículos y excipientes bien conocidos, según convenga y como se entiende en la técnica; por ejemplo, en Remington's Pharmaceutical Sciences. Las composiciones farmacéuticas desveladas en el presente documento se pueden fabricar en cualquier modo conocido en la técnica, por ejemplo, por medio de procesos convencionales de mezcla, disolución, granulación, preparación de comprimidos recubiertos de azúcar, trituración, emulsión, encapsulación, atrapamiento o compresión.
Las formulaciones incluyen las adecuadas para administración oral, parenteral (incluyendo subcutánea, intradérmica, intramuscular, intravenosa, intrarticular e intramedular), intraperitoneal, transmucosa, transdérmica, rectal y tópica (incluyendo dérmica, bucal, sublingual e intraocular), aunque la vía más adecuada puede depender, por ejemplo, de la afección y el trastorno del receptor. Las formulaciones se pueden presentar convenientemente en forma farmacéutica unitaria y se pueden preparar por cualquiera de los métodos bien conocidos en la técnica de la farmacia. Normalmente, estos métodos incluyen la etapa de asociar un compuesto de la invención objeto o una sal farmacéuticamente aceptable, éster, amida, profármaco o solvato del mismo ("principio activo") con el vehículo que constituye uno o más componentes accesorios. En general, las formulaciones se preparan asociando uniforme e íntimamente el principio activo con vehículos líquidos o vehículos sólidos finamente divididos, o ambos, y luego, si fuera necesario, moldeando el producto en la formulación deseada.
Las formulaciones de los compuestos desvelados en el presente documento adecuados para administración por vía oral se pueden presentar como unidades discretas, tales como cápsulas, sellos o comprimidos, conteniendo cada uno una cantidad predeterminada del principio activo; como un polvo o gránulos; como una disolución o una suspensión en un líquido acuoso o un líquido no acuoso; o como una emulsión líquida de aceite en agua o una emulsión líquida de agua en aceite. El principio activo también se puede presentar como un bolo, electuario o pasta.
Las preparaciones farmacéuticas que se pueden usar por vía oral incluyen comprimidos, cápsulas duras hechas de gelatina, así como cápsulas selladas blandas hechas de gelatina y un plastificante, tal como glicerol o sorbitol. Se pueden preparar comprimidos por compresión o moldeo, opcionalmente con uno o más componentes accesorios. Los comprimidos por compresión se pueden preparar comprimiendo en una máquina adecuada el principio activo en una forma fluida, tal como un polvo o gránulos, opcionalmente mezclado con aglutinantes, diluyentes inertes o lubricantes, tensioactivos o dispersantes. Se pueden preparar comprimidos moldeados moldeando en una máquina adecuada una mezcla del compuesto en polvo humedecido con un diluyente líquido inerte. Los comprimidos se pueden recubrir o ranurar opcionalmente y se pueden formular de manera que se proporcione la liberación lenta o controlada del principio activo de su interior. Todas las formulaciones para administración por vía oral deben estar en dosis adecuadas para dicha administración. Las cápsulas duras pueden contener los principios activos en mezcla con carga, tal como lactosa, aglutinantes tales como almidones, y/o lubricantes tales como talco o estearato de magnesio y, opcionalmente, estabilizadores. En cápsulas blandas, los compuestos activos se pueden disolver o suspender en líquidos adecuados, tales como aceites grasos, parafina líquida o polietilenglicoles líquidos. Además, se pueden añadir estabilizadores. Se proporcionan núcleos de comprimidos recubiertos de azúcar con recubrimientos adecuados. Para este fin, se pueden usar disoluciones concentradas de azúcar, que pueden contener opcionalmente goma arábiga, talco, polivinilpirrolidona, gel de carbopol, polietilenglicol y/o dióxido de titanio, disoluciones de laca, y disolventes orgánicos adecuados o mezclas de disolventes. Se pueden añadir tintas o pigmentos a los comprimidos o recubrimientos de
comprimidos recubiertos de azúcar para identificación o para caracterizar diferentes combinaciones de dosis de compuesto activo.
Los compuestos se pueden formular para administración parenteral por inyección, por ejemplo, por inyección en bolo o infusión continua. Las formulaciones para inyección se pueden presentar en forma farmacéutica unitaria, por ejemplo, en ampollas o en envases multidosis, con un conservante añadido. Las composiciones pueden tomar formas tales como suspensiones, disoluciones o emulsiones en vehículos aceitosos o acuosos, y pueden contener agentes de formulación, tales como agentes de suspensión, estabilizantes y/o dispersantes. Las formulaciones se pueden presentar en envases de dosis unitaria o multidosis, por ejemplo, ampollas y viales sellados, y se pueden almacenar en forma de polvo o en una condición secada por congelación (liofilizada) que solo requiere la adición del vehículo líquido estéril, por ejemplo, solución salina o agua libre de pirógenos estéril, inmediatamente antes de uso. Se pueden preparar disoluciones y suspensiones para inyección extemporánea a partir de polvos estériles, gránulos y comprimidos del tipo previamente descrito.
Las formulaciones para administración parenteral incluyen disoluciones para inyección estériles acuosas o no acuosas (aceitosas) de los compuestos activos que pueden contener antioxidantes, tampones, bacteriostáticos y solutos que convierten la formulación en isotónica con la sangre del receptor previsto; y suspensiones estériles acuosas y no acuosas que pueden incluir agentes de suspensión y espesantes. Los disolventes o vehículos lipófilos adecuados incluyen aceites grasos, tales como aceite de sésamo, o ésteres de ácidos grasos sintéticos, tales como oleato de etilo o triglicéridos, o liposomas. Las suspensiones para inyección acuosas pueden contener sustancias que aumentan la viscosidad de la suspensión, tales como carboximetilcelulosa de sodio, sorbitol o dextrano. Opcionalmente, la suspensión también puede contener estabilizadores adecuados o agentes que aumentan la solubilidad de los compuestos para permitir la preparación de disoluciones altamente concentradas.
Además de las formulaciones descritas previamente, los compuestos también se pueden formular como una preparación de liberación prolongada. Dichas formulaciones de acción prolongada se pueden administrar por implantación (por ejemplo, por vía subcutánea o por vía intramuscular) o por inyección intramuscular. Así, por ejemplo, los compuestos se pueden formular con materiales poliméricos o hidrófobos adecuados (por ejemplo, como una emulsión en un aceite aceptable) o resinas de intercambio iónico, o como derivados moderadamente solubles, por ejemplo, como una sal moderadamente soluble.
Para administración bucal o sublingual, las composiciones pueden tomar la forma de comprimidos, pastillas para chupar, pastillas o geles formulados de manera convencional. Dichas composiciones pueden comprender el principio activo en una base aromatizada, tal como sacarosa y goma arábiga o tragacanto.
Los compuestos también se pueden formular en composiciones rectales, tales como supositorios o enemas de retención, por ejemplo, que contienen bases de supositorio convencionales, tales como manteca de cacao, polietilenglicol u otros glicéridos.
Ciertos compuestos desvelados en el presente documento se pueden administrar por vía tópica, que es por administración no sistémica. Esto incluye la aplicación de un compuesto desvelado en el presente documento de forma externa a la epidermis o la cavidad bucal y la instilación de dicho compuesto en el oído, el ojo y la nariz, de forma que el compuesto no entre significativamente en la corriente sanguínea. A diferencia, la administración sistémica se refiere a administración oral, intravenosa, intraperitoneal e intramuscular.
Las formulaciones adecuadas para administración tópica incluyen preparaciones líquidas o semilíquidas adecuadas para penetración a través de la piel al sitio de inflamación, tales como geles, linimentos, lociones, cremas, pomadas o pastas, y gotas adecuadas para administración al ojo, el oído o la nariz. El principio activo para administración tópica puede comprender, por ejemplo, desde el 0,001 % hasta el 10 % p/p (en peso) de formulación. En ciertas realizaciones, el principio activo puede comprender como mucho el 10 % p/p. En otras realizaciones, puede comprender menos del 5 % p/p. En ciertas realizaciones, el principio activo puede comprender desde el 2 % p/p hasta el 5 % p/p. En otras realizaciones, puede comprender desde el 0,1 % hasta el 1 % p/p de formulación.
Las formulaciones tópicas oftálmicas, óticas y nasales de la presente invención pueden comprender excipientes, además del principio activo. Los excipientes comúnmente usados en dichas formulaciones incluyen, pero no se limitan a, agentes de tonicidad, conservantes, quelantes, agentes de tamponamiento y tensioactivos. Otros excipientes comprenden solubilizantes, estabilizantes, agentes potenciadores de la comodidad, polímeros, emolientes, agentes de ajuste del pH y/o lubricantes. Se puede usar cualquiera de una variedad de excipientes en las formulaciones de la presente invención, que incluyen agua, mezclas de agua y disolventes miscibles en agua, tales como alcanoles C1-C7, aceites vegetales o aceites minerales que comprenden desde el 0,5 hasta el 5 % de polímeros solubles en agua no tóxicos, productos naturales, tales como alginatos, pectinas, tragacanto, goma karaya, goma guar, goma xantana, carragenina, agar y goma arábiga, derivados de almidón, tales como acetato de almidón e hidroxipropilalmidón, y también otros productos sintéticos, tales como poli(alcohol vinílico), polivinilpirrolidona, polivinil metil éter, poli(óxido de etileno), preferentemente ácido poliacrílico reticulado y mezclas de los productos. La concentración del excipiente es, normalmente, desde 1 hasta 100.000 veces la concentración del principio activo. En realizaciones preferidas, los excipientes a incluir en las formulaciones se seleccionan normalmente basándose en su capacidad para ser inertes hacia el componente de principio activo de las formulaciones.
Con respecto a las formulaciones oftálmicas, óticas y nasales, los agentes de ajuste de la tonicidad adecuados incluyen, pero no se limitan a, manitol, cloruro sódico, glicerina, sorbitol y similares. Los agentes de tamponamiento adecuados incluyen, pero no se limitan a, fosfatos, boratos, acetatos y similares. Los tensioactivos adecuados incluyen, pero no se limitan a, tensioactivos iónicos y no iónicos (aunque se prefieren los tensioactivos no iónicos), RLM 100, cetilestearil éteres con POE 20, tales como PROCOL® CS20, y poloxámeros tales como PLURONIC® F68.
Las formulaciones expuestas en el presente documento pueden comprender uno o más conservantes. Los ejemplos de dichos conservantes incluyen éster de ácido p-hidroxibenzoico, perborato de sodio, clorito de sodio, alcoholes, tales como clorobutanol, alcohol bencílico o feniletanol, derivados de guanidina, tales como polihexametilen-biguanida, perborato de sodio, poliquaternium-1, aminoalcoholes, tales como AMP-95, o ácido sórbico. En ciertas realizaciones, la formulación se puede autoconservar de manera que no se requiera conservante.
Para administración oftálmica, ótica o nasal, la formulación puede ser una disolución, una suspensión o un gel. En aspectos preferidos, las formulaciones son para administración tópica al ojo, la nariz o el oído en disolución acuosa en forma de gotas. El término "acuosa" indica normalmente una formulación acuosa en donde la formulación es >50 %, más preferentemente >75 % y en particular >90 % en peso de agua. Estas gotas se pueden administrar de una ampolla de dosis única que puede ser preferentemente estéril y así convertir en bacteriostáticos los componentes innecesarios de la formulación. Alternativamente, las gotas se pueden administrar de un frasco multidosis que puede comprender preferentemente un dispositivo que extrae cualquier conservante de la formulación a medida que se administra, siendo dichos dispositivos conocidos en la técnica.
Para trastornos oftálmicos, los componentes de la invención se pueden administrar al ojo como un gel concentrado o un vehículo similar, o como insertos disolvibles que se ponen debajo de los párpados.
Las formulaciones de la presente invención que están adaptadas para administración tópica al ojo son preferentemente isotónicas, o ligeramente hipotónicas, para combatir cualquier hipertonicidad de las lágrimas provocada por evaporación y/o enfermedad. Esto puede requerir un agente de tonicidad para llevar la osmolalidad de la formulación hasta un nivel de o próximo a 210-320 miliosmoles por kilogramo (mOsm/kg). Las formulaciones de la presente invención tienen, en general, una osmolalidad en el intervalo de 220-320 mOsm/kg, y preferentemente tienen una osmolalidad en el intervalo de 235-300 mOsm/kg. Las formulaciones oftálmicas se formularán, en general, como disoluciones acuosas estériles.
En ciertas realizaciones oftálmicas, las composiciones de la presente invención se formulan con uno o más sustitutos de lágrima. Se conocen en la técnica una variedad de sustitutos de lágrima e incluyen, pero no se limitan a: polioles monoméricos, tales como, glicerol, propilenglicol y etilenglicol; polioles poliméricos, tales como polietilenglicol; ésteres de celulosa, tales como hidroxipropilmetilcelulosa, carboximetilcelulosa de sodio e hidroxipropilcelulosa; dextranos, tales como dextrano 70; polímeros de vinilo, tales como poli(alcohol vinílico); y carbómeros, tales como carbómero 934P, carbómero 941, carbómero 940 y carbómero 974P. Se pueden usar ciertas formulaciones de la presente invención con lentillas u otros productos oftálmicos.
En ciertas realizaciones, las formulaciones se preparan usando un sistema tampón que mantiene la formulación a un pH de aproximadamente 4,5 a un pH de aproximadamente 8. Un pH de formulación más preferido es desde 7 hasta 8.
En ciertas realizaciones, una formulación de la presente invención se administra una vez al día. Sin embargo, las formulaciones también se pueden formular para administración en cualquier frecuencia de administración, que incluye una vez a la semana, una vez cada 5 días, una vez cada 3 días, una vez cada 2 días, dos veces al día, tres veces al día, cuatro veces al día, cinco veces al día, seis veces al día, ocho veces al día, cada hora, o cualquier frecuencia mayor. Dicha frecuencia de administración también se mantiene durante una duración de tiempo variable dependiendo de la pauta terapéutica. La duración de una pauta terapéutica particular puede variar de administración única a un régimen que se extiende durante meses o años. Las formulaciones se administran a dosis variables, pero las dosis típicas son una a dos gotas en cada administración, o una cantidad comparable de un gel u otra formulación. Un experto habitual en la técnica estaría familiarizado con la determinación de una pauta terapéutica para una indicación específica.
Los geles para administración tópica o transdérmica pueden comprender, en general, una mezcla de disolventes volátiles, disolventes no volátiles y agua. En ciertas realizaciones, el componente de disolvente volátil del sistema tampón de disolventes puede incluir alcoholes de alquilo inferior (C1-C6), alquilglicoles inferiores y polímeros de glicol inferiores. En realizaciones adicionales, el disolvente volátil es etanol. Se cree que el componente de disolvente volátil actúa de potenciador de la penetración, mientras que también produce un efecto refrescante sobre la piel a medida que se evapora. La porción de disolvente no volátil del sistema tampón de disolventes se selecciona de alquilenglicoles inferiores y polímeros de glicol inferiores. En ciertas realizaciones, se usa propilenglicol. El disolvente no volátil ralentiza la evaporación del disolvente volátil y reduce la presión de vapor del sistema tampón de disolventes. La cantidad de este componente de disolvente no volátil, al igual que con el disolvente volátil, se determina por el compuesto farmacéutico o fármaco que se usa. Cuando hay muy poca cantidad de disolvente no volátil en el sistema, el compuesto farmacéutico puede cristalizar debido a la evaporación de disolvente volátil, mientras que un exceso puede dar como resultado una falta de biodisponibilidad debido a la escasa liberación de fármaco de la mezcla de
disolventes. El componente de tampón del sistema tampón de disolventes se puede seleccionar de cualquier tampón comúnmente usado en la técnica; en ciertas realizaciones, se usa agua. Una relación común de componentes es aproximadamente 20 % del disolvente no volátil, aproximadamente 40 % del disolvente volátil y aproximadamente 40 % de agua. Hay varios componentes opcionales que se pueden añadir a la composición tópica. Estos incluyen, pero no se limitan a, quelantes y gelificantes. Los gelificantes apropiados pueden incluir, pero no se limitan a, derivados semisintéticos de celulosa (tales como hidroxipropilmetilcelulosa) y polímeros sintéticos, polímeros de galactomanano (tales como guar y derivados de los mismos) y cosméticos.
Las lociones incluyen las adecuadas para aplicación a la piel o el ojo. Una locación ocular puede comprender una disolución acuosa estéril que opcionalmente contiene un bactericida y se puede preparar por métodos similares a aquellos para la preparación de gotas. Las lociones o linimentos para aplicación a la piel también pueden incluir un agente para adelantar el secado y para enfriar la piel, tales como un alcohol o una acetona, y/o una hidratante, tal como glicerol, o un aceite, tal como aceite de ricino o aceite de cacahuete.
Las cremas, pomadas o pastas son formulaciones semisólidas del principio activo para aplicación externa. Se pueden preparar mezclando el principio activo en forma finamente dividida o de polvo, sola o en disolución o suspensión en un líquido acuoso o no acuoso, con la ayuda de maquinaria adecuada, con una base grasienta o no grasienta. La base puede comprender hidrocarburos, tales como parafina dura, blanda o líquida, glicerol, cera de abeja, un jabón metálico; un mucílago; un aceite de origen natural, tal como aceite de almendra, maíz, cacahuete, ricino o de oliva; grasa de la lana o sus derivados, o un ácido graso tal como ácido estérico u oleico, junto con un alcohol, tal como propilenglicol o un macrogel. La formulación puede incorporar cualquier tensioactivo adecuado, tal como un tensioactivo aniónico, catiónico o no iónico, tal como un éster de sorbitano o un derivado de polioxietileno del mismo. También se pueden incluir agentes de suspensión, tales como gomas naturales, derivados de celulosa o materiales inorgánicos, tales como sílices silicáceas, y otros componentes tales como lanolina.
Las gotas pueden comprender disoluciones o suspensiones estériles acuosas o aceitosas y se pueden preparar disolviendo el principio activo en una disolución acuosa adecuada de un bactericida y/o fungicida y/o cualquier otro conservante adecuado, y, en ciertas realizaciones, incluyendo un tensioactivo. La disolución resultante se puede entonces clarificar por filtración, transferir a un envase adecuado que luego se sella y esterilizar por autoclave o manteniendo a 98-100 °C durante media hora. Alternativamente, la disolución se puede esterilizar por filtración y transferir al recipiente por una técnica aséptica. Los ejemplos de agentes bactericidas y fungicidas adecuados para inclusión en las gotas son nitrato o acetato fenilmercúrico (0,002 %), cloruro de benzalconio (0,01 %) y acetato de clorhexidina (0,01 %). Los disolventes adecuados para la preparación de una disolución aceitosa incluyen glicerol, alcohol diluido y propilenglicol.
Las formulaciones para administración tópica en la boca, por ejemplo por vía bucal o sublingual, incluyen pastillas para chupar que comprenden el principio activo en una base aromatizada, tal como sacarosa y goma arábiga o tragacanto, y pastillas que comprenden el principio activo en una base tal como gelatina y glicerina o sacarosa y goma arábiga. Para administración por inhalación, los compuestos se pueden suministrar convenientemente de un insuflador, nebulizador, envases presurizados u otros medios convenientes de suministro de un espray de aerosol. Los envases presurizados pueden comprender un propulsor apropiado, tal como diclorodifluorometano, triclorofluorometano, diclorotetrafluoroetano, dióxido de carbono u otro gas adecuado. En el caso de un aerosol presurizado, la unidad de administración se puede determinar proporcionando una válvula para administrar una cantidad dosificada. Alternativamente, para administración por inhalación o insuflación, los compuestos según la invención pueden tomar la forma de una composición de polvo seco, por ejemplo, una mezcla en polvo del compuesto y una base de polvo adecuada, tal como lactosa o almidón. La composición en polvo se puede presentar en forma farmacéutica unitaria, en, por ejemplo, cápsulas, cartuchos, gelatina o envases alveolados de los que se puede administrar el polvo con la ayuda de un inhalador o insuflador.
Las formulaciones de administración unitaria preferidas son las que contienen una dosis eficaz, como se cita más adelante en el presente documento, o una fracción apropiada de la misma, del principio activo.
Se debe entender que además de los componentes particularmente mencionados anteriormente, las formulaciones descritas anteriormente pueden incluir otros agentes convencionales en la técnica, teniendo en cuenta el tipo de formulación en cuestión, por ejemplo, las adecuadas para administración por vía oral pueden incluir aromatizantes. Los compuestos se pueden administrar por vía oral o por inyección a una dosis de desde 0,1 hasta 500 mg/kg por día. El intervalo de dosis para seres humanos adultos es, en general, desde 5 mg hasta 2 g/día. Los comprimidos u otras formas de presentación proporcionadas en unidades discretas pueden contener convenientemente una cantidad de uno o más compuestos que es eficaz a dicha dosis o como un múltiplo de la misma, por ejemplo, unidades que contienen 5 mg a 500 mg, normalmente aproximadamente 10 mg a 200 mg.
La cantidad de principio activo que se puede combinar con los materiales de vehículo para producir una forma farmacéutica única variará dependiendo del hospedador tratado y el modo particular de administración.
Los compuestos se pueden administrar en diversos modos, por ejemplo, por vía oral, por vía tópica o por inyección. La cantidad precisa de compuesto administrado a un paciente será responsabilidad del médico adjunto. El nivel de
dosis específico para cualquier paciente particular dependerá de una variedad de factores que incluyen la actividad del compuesto específico empleado, la edad, el peso corporal, la salud general, el sexo, las dietas, el tiempo de administración, la vía de administración, la velocidad de eliminación, la combinación de fármacos, el trastorno preciso que está tratándose y la intensidad de la indicación o afección que está tratándose. Por tanto, la vía de administración puede variar dependiendo de la afección y de su intensidad.
En ciertos casos, puede ser apropiado administrar al menos uno de los compuestos descritos en el presente documento (o una sal farmacéuticamente aceptable, éster o profármaco de los mismos) en combinación con otro agente terapéutico. A modo de ejemplo solo, si uno de los efectos secundarios que tiene un paciente tras recibir uno de los compuestos en el presente documento es hipertensión, entonces puede ser apropiado administrar un antihipertensor en combinación con el agente terapéutico inicial. O, a modo de ejemplo solo, la eficacia terapéutica de uno de los compuestos descritos en el presente documento se puede potenciar por la administración de un adyuvante (es decir, por sí mismo el adyuvante solo puede tener un beneficio terapéutico mínimo, pero, en combinación con otro agente terapéutico, se potencia el beneficio terapéutico global al paciente). O, a modo de ejemplo solo, el beneficio que tiene un paciente se puede aumentar administrando uno de los compuestos descritos en el presente documento con otro agente terapéutico (que también incluye una pauta terapéutica) que también tiene beneficio terapéutico. A modo de ejemplo solo, en un tratamiento para la diabetes que implica la administración de uno de los compuestos descritos en el presente documento, puede resultar un elevado beneficio terapéutico proporcionando también al paciente otro agente terapéutico para la diabetes. En cualquier caso, independientemente de la enfermedad, trastorno o afección que se esté tratando, el beneficio global que tiene el paciente puede ser simplemente aditivo de los dos agentes terapéuticos o el paciente puede tener un beneficio sinérgico.
Los ejemplos no limitantes específicos de posibles terapias de combinación incluyen el uso de los compuestos de la invención con medicaciones antináuseas (por ejemplo, ondansetrón), antidepresivos, nootrópicos, antiacetilcolinesterasas, antagonistas de receptores de D-aspartato de N-metilo (NMDA), terapéuticos de amiloide beta y terapéuticos tau, factores neurotróficos de crecimiento, terapias basadas en células y otras terapias de medicina regenerativa para el tratamiento de enfermedades neurodegenerativas, entre otras terapias que serán evidentes para un experto en la técnica.
Los antidepresivos incluyen, por ejemplo:
• inhibidores selectivos de la recaptación de serotonina (SSRI), tales como citalopram, dapoxetina, escitalopram, fluoxetina, fluvoxamina, paroxetina y sertralina;
• inhibidores de la recaptación de serotonina-norepinefrina (SNRI), tales como venlafaxina, desvenlafaxina, minalcipran, levomilnacipran, duloxetina, sibutramina y bicifadina;
• antidepresivos noradrenérgicos y serotonérgicos específicos (NaSSA), tales como mianserina, mirtazapina, esmirtazapina y setiptilina;
• inhibidores de la recaptación de norepinefrina (NRI), tales asatomoxetina, mazindol, reboxetina, esreboxetina, viloxazina y otros agentes específicos y no específicos que previenen o mitigan la recaptación de norepinefrina (por ejemplo, SNRI, NDRI);
• inhibidores de la recaptación de norepinefrina-dopamina (NDRI), tales como buproprión;
• potenciadores selectivos de la recaptación de serotonina, tales como tianeptina y aminaptina;
• desinhibidores de la norepinefrina-dopamina (NDDI), tales como agomelatina;
• antidepresivos tricíclicos, que incluyen variedades de amina terciaria y secundaria, tales como amitriptilina, clomipramina, doxepina, imipramina, trimipramina, desipramina, nortriptilina y protriptilina; e
• inhibidores de monoamina oxidasa (MAOI), tales como isocarboxazida, moclobemida, fenelzina, selegilina y tranilcipromina.
Los fármacos nootrópicos, también conocidos como potenciadores de la cognición, incluyen estimulantes, dopaminérgicos, colinérgicos, serotonérgicos y muchos de los antidepresivos enumerados anteriormente, así como ciertos productos naturales (por ejemplo, cafeína, triptófano, 5-HTP, nicotina).
• racetamos, tales como piracetam, pramiracetam, oxiracetam y aniracetam
• análogos de anfetaminas, tales como anfetamina (Adderall, Dexedrine), lisdexanfetamina y metanfetamina; • potenciadores del insomnio, tales como modafinilo;
• inhibidores de la recaptación de dopamina, tales como metilfenidato, y posiblemente modafinilo;
• inhibidores de la acetilcolinesterasa usados para tratar enfermedad de Alzheimer, tales como tacrina, donepezilo, galantamina, rivastigmina;
• antagonistas de los receptores de NMDA, tales como memantina;
• antagonistas selectivos de los receptores de 5-HT6, tales como Lu AE58054;
• agonistas nicotínicos de los receptores alfa-7, tales como EVP-6124;
Las terapias con amiloide beta (a-beta o ap) y las terapias tau se dirigen a la acumulación patológica de proteínas a beta y tau asociadas a enfermedades neurodegenerativas, tales como enfermedad de Alzheimer y parálisis supernuclear progresiva, respectivamente. Las terapias con a-beta incluyen inhibidores de p-secretasa, inhibidores de Y-secretasa, agentes reductores de Ap42 (por ejemplo, tarenflurbilo), antiagregantes (por ejemplo, apomorfina), anticuerpos y otras inmunoterapias. Las terapias tau incluyen inhibidores de la fosforilación de tau, inhibidores de la fibrilación de tau y potenciadores de la degradación de tau.
En cualquier caso, los múltiples agentes terapéuticos (al menos uno de los cuales es un compuesto desvelado en el presente documento) se pueden administrar en cualquier orden o incluso simultáneamente. Si es simultáneamente, los múltiples agentes terapéuticos se pueden proporcionar en una única forma unificada, o en múltiples formas (a modo de ejemplo solo, ya sea como una única píldora o como dos píldoras separadas). Uno de los agentes terapéuticos se puede administrar en dosis múltiples, o ambos se pueden administrar como dosis múltiples. Si no es simultánea, el momento entre las dosis múltiples puede ser cualquier duración de tiempo que varía desde algunos minutos hasta cuatro semanas.
Los compuestos de la invención objeto también pueden ser útiles para el tratamiento de ciertas enfermedades y trastornos del sistema nervioso. Los trastornos del sistema nervioso central en los que puede ser útil la inhibición de PDE4 incluyen deterioro cognitivo leve (DCL).
Existen centros asimétricos en los compuestos desvelados en el presente documento. Estos centros se designan por los símbolos "R" o "S", dependiendo de la configuración de sustituyentes alrededor del átomo de carbono quiral. Se debe entender que la invención engloba todas las formas isoméricas estereoquímicas, que incluyen formas diaestereoméricas, enantioméricas y epiméricas, así como d-isómeros y l-isómeros, y mezclas de los mismos. Se pueden preparar sintéticamente estereoisómeros individuales de compuestos a partir de materiales de partida comercialmente disponibles que contienen centros quirales o por preparación de mezclas de productos enantioméricos, seguido por separación, tal como conversión en una mezcla de diaestereómeros, seguido por separación o recristalización, técnicas cromatográficas, separación directa de enantiómeros en columnas cromatográficas quirales, o cualquier otro método apropiado conocido en la técnica. Los compuestos de partida de estereoquímica particular están o comercialmente disponibles o se pueden preparar y resolver por técnicas conocidas en la técnica. Además, los compuestos desvelados en el presente documento pueden existir como isómeros geométricos. La presente invención incluye todos los isómeros cis, trans, syn, anti, entgegen (E) y zusammen (Z), así como mezclas apropiadas de los mismos. Además, los compuestos pueden existir como tautómeros; todos los isómeros tautómeros se proporcionan por la presente invención. Además, los compuestos desvelados en el presente documento pueden existir en formas sin solvatar, así como solvatadas, con disolventes farmacéuticamente aceptables, tales como agua, etanol y similares. En general, las formas solvatadas se consideran equivalentes a las formas no solvatadas.
El término "enfermedad", como se usa en el presente documento, pretende ser, en general, sinónimo, y se usa indistintamente con, los términos "trastorno" y "afección" (como en afección médica), en los que todos reflejan una afección anormal del cuerpo humano o animal o de una de sus partes que altera el funcionamiento normal, normalmente se manifiesta por signos y síntomas distintivos, y hace que el humano o animal tenga una duración o calidad de vida reducida.
El término "terapia de combinación" significa la administración de dos o más agentes terapéuticos para tratar una afección terapéutica o trastorno descrito en la presente divulgación. Dicha administración engloba la administración conjunta de estos agentes terapéuticos en un modo sustancialmente simultáneo, tal como en una única cápsula que tiene una relación fija de principios activos o en múltiples cápsulas separadas para cada principio activo. Además, dicha administración también engloba el uso de cada tipo de agente terapéutico en un modo secuencial. En cualquier caso, la pauta de tratamiento proporcionará efectos beneficiosos de la combinación de fármacos en el tratamiento de las afecciones o trastornos descritos en el presente documento.
"Inhibidor de PDE4" se usa en el presente documento para referirse a un compuesto que presenta una CI50 con respecto a la actividad de PDE4 de no más de aproximadamente 100 pM y más normalmente de no más de aproximadamente 50 pM, como se mide en el ensayo de PDE4 descrito, en general, a continuación. "CI50" es la concentración de inhibidor que reduce la actividad de una enzima (por ejemplo, PDE4) al nivel del 50 %. Se ha descubierto que ciertos compuestos representativos de la presente invención presentan inhibición contra PDE4. En ciertas realizaciones, los compuestos presentarán una CI50 con respecto a p DE4 de no más de aproximadamente 10 pM; en realizaciones adicionales, los compuestos presentarán una CI50 con respecto a p DE4 no más de
aproximadamente 5 pM; en realizaciones aún adicionales, los compuestos presentarán una CI50 con respecto a PDE4 de no más de aproximadamente 1 pM, como se mide en el ensayo de PDE4 descrito en el presente documento. En realizaciones aún adicionales, los compuestos presentarán una CI50 con respecto a PDE4 de no más de aproximadamente 200 nM.
La expresión "terapéuticamente eficaz" pretende caracterizar la cantidad de principios activos usados en el tratamiento de una enfermedad o trastorno. Esta cantidad logrará el objetivo de reducir o eliminar dicha enfermedad o trastorno.
El término "terapéuticamente aceptable" se refiere a los compuestos (o sales, profármacos, tautómeros, formas de ion bipolar, etc.) que son adecuados para su uso en contacto con los tejidos de pacientes sin excesiva toxicidad, irritación y respuesta alérgica, son proporcionales con una relación beneficio/riesgo razonable y son eficaces para su uso previsto.
Como se usa en el presente documento, la referencia a "tratamiento" de un paciente pretende incluir la profilaxis. El término "paciente" significa todos los mamíferos incluyendo los seres humanos. Los ejemplos de pacientes incluyen seres humanos, vacas, perros, gatos, cabras, ovejas, cerdos y conejos. Preferentemente, el paciente es un ser humano.
El término "profármaco" se refiere a un compuesto que se hace más activo in vivo. Ciertos compuestos desvelados en el presente documento también pueden existir como profármacos, como se describe en Hydrolysis in Drug and Prodrug Metabolism: Chemistry, Biochemistry, and Enzymology (Testa, Bernard and Mayer, Joachim M. Wiley-VHCA, Zurich, Suiza 2003). Los profármacos de los compuestos descritos en el presente documento son formas estructuralmente modificadas del compuesto que se someten fácilmente a cambios químicos en condiciones fisiológicas proporcionando el compuesto. Además, los profármacos se pueden convertir en el compuesto por métodos químicos o bioquímicos en un entorno ex vivo. Por ejemplo, los profármacos se pueden convertir lentamente en un compuesto cuando se ponen en un depósito de parche transdérmico con una enzima o reactivo químico adecuado. Los profármacos son frecuentemente útiles debido a que, en algunas situaciones, pueden ser más fáciles de administrar que el compuesto, o fármaco original. Por ejemplo, pueden estar biodisponibles por administración por vía oral, mientras que el fármaco original no. El profármaco también puede tener solubilidad mejorada en composiciones farmacéuticas con respecto al fármaco original. Se conocen en la técnica una amplia variedad de derivados de profármaco, tales como los que se basan en escisión hidrolítica o activación oxidativa del profármaco. Un ejemplo, sin limitación, de un profármaco sería un compuesto que se administra como un éster (el "profármaco"), pero luego se hidroliza metabólicamente en el ácido carboxílico, la entidad activa. Los ejemplos adicionales incluyen derivados de peptidilo de un compuesto.
Los compuestos desvelados en el presente documento pueden existir como sales terapéuticamente aceptables. La presente invención incluye los compuestos enumerados anteriormente en forma de sales, que incluyen sales de adición de ácido. Las sales adecuadas incluyen las formadas con tanto ácidos orgánicos como inorgánicos. Dichas sales de adición de ácido serán normalmente farmacéuticamente aceptables. Sin embargo, las sales de sales no farmacéuticamente aceptables pueden ser de utilidad en la preparación y la purificación del compuesto en cuestión. También se pueden formar sales de adición básicas y ser farmacéuticamente aceptables. Para una discusión más completa de la preparación y selección de sales, se refiere a Pharmaceutical Salts: Properties, Selection, and Use (Stahl, P. Heinrich. Wiley-VCHA, Zurich, Suiza, 2002).
El término "sal terapéuticamente aceptable", como se usa en el presente documento, representa sales o formas de ion bipolar de los compuestos desvelados en el presente documento que son solubles o dispersables en agua o aceite y terapéuticamente aceptables como se define en el presente documento. Las sales se pueden preparar durante el aislamiento final y la purificación de los compuestos, o por separado haciendo reaccionar el compuesto apropiado en forma de la base libre con un ácido adecuado. Las sales de adición de ácido representativas incluyen acetato, adipato, alginato, L-ascorbato, aspartato, benzoato, bencenosulfonato (besilato), bisulfato, butirato, canforato, canforsulfonato, citrato, digluconato, formiato, fumarato, gentisato, glutarato, glicerofosfato, glicolato, hemisulfato, heptanoato, hexanoato, hipurato, clorhidrato, bromhidrato, yodhidrato, 2-hidroxietanosulfonato (isetionato), lactato, maleato, malonato, DL-mandelato, mesitilensulfonato, metanosulfonato, naftilensulfonato, nicotinato, 2-naftalenosulfonato, oxalato, pamoato, pectinato, persulfato, 3-fenilproprionato, fosfonato, picrato, pivalato, propionato, piroglutamato, succinato, sulfonato, tartrato, L-tartrato, tricloroacetato, trifluoroacetato, fosfato, glutamato, bicarbonato, paratoluenosulfonato (p-tosilato) y undecanoato. Por tanto, los grupos básicos en los compuestos desvelados en el presente documento pueden estar cuaternizados con cloruros, bromuros y yoduros de metilo, etilo, propilo y butilo; sulfatos de dimetilo, dietilo, dibutilo y diamilo; cloruros, bromuros y yoduros de decilo, laurilo, miristilo y esterilo; y bromuros de bencilo y fenetilo. Los ejemplos de ácidos que se pueden emplear para formar sales de adición terapéuticamente aceptables incluyen ácidos inorgánicos, tales como clorhídrico, bromhídrico, sulfúrico y fosfórico, y ácidos orgánicos, tales como oxálico, maleico, succínico y cítrico. También se pueden formar sales por coordinación de los compuestos con un ion de metal alcalino o alcalinotérreo. Por tanto, la presente invención contempla sales de sodio, potasio, magnesio y calcio de los compuestos desvelados en el presente documento y similares.
Se pueden preparar sales de adición básicas durante el aislamiento final y la purificación de los compuestos haciendo reaccionar un grupo carboxi con una base adecuada, tal como el hidróxido, el carbonato o el bicarbonato de un catión metálico o con amoniaco o una amina primaria, secundaria o terciaria orgánica. Los cationes de sales terapéuticamente aceptables incluyen litio, sodio, potasio, calcio, magnesio y aluminio, así como cationes de aminas
cuaternarias no tóxicas, tales como amonio, tetrametilamonio, tetraetilamonio, metilamina, dimetilamina, trimetilamina, trietilamina, dietilamina, etilamina, tributilamina, piridina, W,W-dimetilanilina, W-metilpiperidina, W-metilmorfolina, diciclohexilamina, procaína, dibencilamina, W,W-dibencilfenetilamina, 1-efenamina y WW-dibenciletilendiamina. Otras aminas orgánicas representativas útiles para la formación de sales de adición de base incluyen etilendiamina, etanolamina, dietanolamina, piperidina y piperazina.
Se puede preparar una sal de un compuesto haciendo reaccionar el compuesto apropiado, en forma de la base libre, con el ácido apropiado.
Aunque puede ser posible que los compuestos de la invención objeto se administren como productos químicos de partida, también es posible presentarlos como una formulación farmacéutica (equivalentemente, una "composición farmacéutica"). Por consiguiente, en el presente documento se proporcionan formulaciones farmacéuticas que comprenden uno o más de ciertos compuestos desvelados en el presente documento, o una o más sales farmacéuticamente aceptables, ésteres, profármacos, amidas, o solvatos de los mismos, junto con uno o más vehículos farmacéuticamente aceptables de los mismos y opcionalmente uno o varios de otros componentes terapéuticos. El (Los) vehículo(s) debe(n) ser "aceptable(s)" en el sentido de ser compatibles con los otros componentes de la formulación y no perjudiciales para el receptor de la misma. La formulación apropiada depende de la vía de administración elegida. Se puede usar cualquiera de las técnicas, vehículos y excipientes bien conocidos, según convenga y como se entiende en la técnica; por ejemplo, en Remington's Pharmaceutical Sciences. Las composiciones farmacéuticas desveladas en el presente documento se pueden fabricar en cualquier modo conocido en la técnica, por ejemplo, por medio de procesos convencionales de mezcla, disolución, granulación, preparación de comprimidos recubiertos de azúcar, trituración, emulsión, encapsulación, atrapamiento o compresión.
Las formulaciones incluyen las adecuadas para administración oral, parenteral (incluyendo subcutánea, intradérmica, intramuscular, intravenosa, intrarticular e intramedular), intraperitoneal, transmucosa, transdérmica, rectal y tópica (incluyendo dérmica, bucal, sublingual e intraocular), aunque la vía más adecuada puede depender, por ejemplo, de la afección y el trastorno del receptor. Las formulaciones se pueden presentar convenientemente en forma farmacéutica unitaria y se pueden preparar por cualquiera de los métodos bien conocidos en la técnica de la farmacia. Normalmente, estos métodos incluyen la etapa de asociar un compuesto de la invención objeto o una sal farmacéuticamente aceptable, éster, amida, profármaco o solvato del mismo ("principio activo") con el vehículo que constituye uno o más componentes accesorios. En general, las formulaciones se preparan asociando uniforme e íntimamente el principio activo con vehículos líquidos o vehículos sólidos finamente divididos, o ambos, y luego, si fuera necesario, moldeando el producto en la formulación deseada.
Las formulaciones de los compuestos desvelados en el presente documento adecuados para administración por vía oral se pueden presentar como unidades discretas, tales como cápsulas, sellos o comprimidos, conteniendo cada uno una cantidad predeterminada del principio activo; como un polvo o gránulos; como una disolución o una suspensión en un líquido acuoso o un líquido no acuoso; o como una emulsión líquida de aceite en agua o una emulsión líquida de agua en aceite. El principio activo también se puede presentar como un bolo, electuario o pasta.
Las preparaciones farmacéuticas que se pueden usar por vía oral incluyen comprimidos, cápsulas duras hechas de gelatina, así como cápsulas selladas blandas hechas de gelatina y un plastificante, tal como glicerol o sorbitol. Se pueden preparar comprimidos por compresión o moldeo, opcionalmente con uno o más componentes accesorios. Los comprimidos por compresión se pueden preparar comprimiendo en una máquina adecuada el principio activo en una forma fluida, tal como un polvo o gránulos, opcionalmente mezclado con aglutinantes, diluyentes inertes o lubricantes, tensioactivos o dispersantes. Se pueden preparar comprimidos moldeados moldeando en una máquina adecuada una mezcla del compuesto en polvo humedecido con un diluyente líquido inerte. Los comprimidos se pueden recubrir o ranurar opcionalmente y se pueden formular de manera que se proporcione la liberación lenta o controlada del principio activo de su interior. Todas las formulaciones para administración por vía oral deben estar en dosis adecuadas para dicha administración. Las cápsulas duras pueden contener los principios activos en mezcla con carga, tal como lactosa, aglutinantes tales como almidones, y/o lubricantes tales como talco o estearato de magnesio y, opcionalmente, estabilizadores. En cápsulas blandas, los compuestos activos se pueden disolver o suspender en líquidos adecuados, tales como aceites grasos, parafina líquida o polietilenglicoles líquidos. Además, se pueden añadir estabilizadores. Se proporcionan núcleos de comprimidos recubiertos de azúcar con recubrimientos adecuados. Para este fin, se pueden usar disoluciones concentradas de azúcar, que pueden contener opcionalmente goma arábiga, talco, polivinilpirrolidona, gel de carbopol, polietilenglicol y/o dióxido de titanio, disoluciones de laca, y disolventes orgánicos adecuados o mezclas de disolventes. Se pueden añadir tintas o pigmentos a los comprimidos o recubrimientos de comprimidos recubiertos de azúcar para identificación o para caracterizar diferentes combinaciones de dosis de compuesto activo.
Los compuestos se pueden formular para administración parenteral por inyección, por ejemplo, por inyección en bolo o infusión continua. Las formulaciones para inyección se pueden presentar en forma farmacéutica unitaria, por ejemplo, en ampollas o en envases multidosis, con un conservante añadido. Las composiciones pueden tomar formas tales como suspensiones, disoluciones o emulsiones en vehículos aceitosos o acuosos, y pueden contener agentes de formulación, tales como agentes de suspensión, estabilizantes y/o dispersantes. Las formulaciones se pueden presentar en envases de dosis unitaria o multidosis, por ejemplo, ampollas y viales sellados, y se pueden almacenar en forma de polvo o en una condición secada por congelación (liofilizada) que solo requiere la adición del vehículo
líquido estéril, por ejemplo, solución salina o agua libre de pirógenos estéril, inmediatamente antes de uso. Se pueden preparar disoluciones y suspensiones para inyección extemporánea a partir de polvos estériles, gránulos y comprimidos del tipo previamente descrito.
Las formulaciones para administración parenteral incluyen disoluciones para inyección estériles acuosas o no acuosas (aceitosas) de los compuestos activos que pueden contener antioxidantes, tampones, bacteriostáticos y solutos que convierten la formulación en isotónica con la sangre del receptor previsto; y suspensiones estériles acuosas y no acuosas que pueden incluir agentes de suspensión y espesantes. Los disolventes o vehículos lipófilos adecuados incluyen aceites grasos, tales como aceite de sésamo, o ésteres de ácidos grasos sintéticos, tales como oleato de etilo o triglicéridos, o liposomas. Las suspensiones para inyección acuosas pueden contener sustancias que aumentan la viscosidad de la suspensión, tales como carboximetilcelulosa de sodio, sorbitol o dextrano. Opcionalmente, la suspensión también puede contener estabilizadores adecuados o agentes que aumentan la solubilidad de los compuestos para permitir la preparación de disoluciones altamente concentradas.
Además de las formulaciones descritas previamente, los compuestos también se pueden formular como una preparación de liberación prolongada. Dichas formulaciones de acción prolongada se pueden administrar por implantación (por ejemplo, por vía subcutánea o por vía intramuscular) o por inyección intramuscular. Así, por ejemplo, los compuestos se pueden formular con materiales poliméricos o hidrófobos adecuados (por ejemplo, como una emulsión en un aceite aceptable) o resinas de intercambio iónico, o como derivados moderadamente solubles, por ejemplo, como una sal moderadamente soluble.
Para administración bucal o sublingual, las composiciones pueden tomar la forma de comprimidos, pastillas para chupar, pastillas o geles formulados de manera convencional. Dichas composiciones pueden comprender el principio activo en una base aromatizada, tal como sacarosa y goma arábiga o tragacanto.
Los compuestos también se pueden formular en composiciones rectales, tales como supositorios o enemas de retención, por ejemplo, que contienen bases de supositorio convencionales, tales como manteca de cacao, polietilenglicol u otros glicéridos.
Ciertos compuestos desvelados en el presente documento se pueden administrar por vía tópica, que es por administración no sistémica. Esto incluye la aplicación de un compuesto desvelado en el presente documento de forma externa a la epidermis o la cavidad bucal y la instilación de dicho compuesto en el oído, el ojo y la nariz, de forma que el compuesto no entre significativamente en la corriente sanguínea. A diferencia, la administración sistémica se refiere a administración oral, intravenosa, intraperitoneal e intramuscular.
Las formulaciones adecuadas para administración tópica incluyen preparaciones líquidas o semilíquidas adecuadas para penetración a través de la piel al sitio de inflamación, tales como geles, linimentos, lociones, cremas, pomadas o pastas, y gotas adecuadas para administración al ojo, el oído o la nariz. El principio activo para administración tópica puede comprender, por ejemplo, desde el 0,001 % hasta el 10 % p/p (en peso) de formulación. En ciertas realizaciones, el principio activo puede comprender como mucho el 10 % p/p. En otras realizaciones, puede comprender menos del 5 % p/p. En ciertas realizaciones, el principio activo puede comprender desde el 2 % p/p hasta el 5 % p/p. En otras realizaciones, puede comprender desde el 0,1 % hasta el 1 % p/p de formulación.
Las formulaciones tópicas oftálmicas, óticas y nasales de la presente invención pueden comprender excipientes, además del principio activo. Los excipientes comúnmente usados en dichas formulaciones incluyen, pero no se limitan a, agentes de tonicidad, conservantes, quelantes, agentes de tamponamiento y tensioactivos. Otros excipientes comprenden solubilizantes, estabilizantes, agentes potenciadores de la comodidad, polímeros, emolientes, agentes de ajuste del pH y/o lubricantes. Se puede usar cualquiera de una variedad de excipientes en las formulaciones de la presente invención, que incluyen agua, mezclas de agua y disolventes miscibles en agua, tales como alcanoles C1-C7, aceites vegetales o aceites minerales que comprenden desde el 0,5 hasta el 5 % de polímeros solubles en agua no tóxicos, productos naturales, tales como alginatos, pectinas, tragacanto, goma karaya, goma guar, goma xantana, carragenina, agar y goma arábiga, derivados de almidón, tales como acetato de almidón e hidroxipropilalmidón, y también otros productos sintéticos, tales como poli(alcohol vinílico), polivinilpirrolidona, polivinil metil éter, poli(óxido de etileno), preferentemente ácido poliacrílico reticulado y mezclas de los productos. La concentración del excipiente es, normalmente, desde 1 hasta 100.000 veces la concentración del principio activo. En realizaciones preferidas, los excipientes a incluir en las formulaciones se seleccionan normalmente basándose en su capacidad para ser inertes hacia el componente de principio activo de las formulaciones.
Con respecto a las formulaciones oftálmicas, óticas y nasales, los agentes de ajuste de la tonicidad adecuados incluyen, pero no se limitan a, manitol, cloruro sódico, glicerina, sorbitol y similares. Los agentes de tamponamiento adecuados incluyen, pero no se limitan a, fosfatos, boratos, acetatos y similares. Los tensioactivos adecuados incluyen, pero no se limitan a, tensioactivos iónicos y no iónicos (aunque se prefieren los tensioactivos no iónicos), RLM 100, cetilestearil éteres con POE 20, tales como PROCOL® Cs20, y poloxámeros tales como PLURONIC® F68. Las formulaciones expuestas en el presente documento pueden comprender uno o más conservantes. Los ejemplos de dichos conservantes incluyen éster de ácido p-hidroxibenzoico, perborato de sodio, clorito de sodio, alcoholes, tales como clorobutanol, alcohol bencílico o feniletanol, derivados de guanidina, tales como polihexametilen-biguanida,
perborato de sodio, poliquaternium-1, aminoalcoholes, tales como AMP-95, o ácido sórbico. En ciertas realizaciones, la formulación se puede autoconservar de manera que no se requiera conservante.
Para administración oftálmica, ótica o nasal, la formulación puede ser una disolución, una suspensión o un gel. En aspectos preferidos, las formulaciones son para administración tópica al ojo, la nariz o el oído en disolución acuosa en forma de gotas. El término "acuosa" indica normalmente una formulación acuosa en donde la formulación es >50 %, más preferentemente >75 % y en particular >90 % en peso de agua. Estas gotas se pueden administrar de una ampolla de dosis única que puede ser preferentemente estéril y así convertir en bacteriostáticos los componentes innecesarios de la formulación. Alternativamente, las gotas se pueden administrar de un frasco multidosis que puede comprender preferentemente un dispositivo que extrae cualquier conservante de la formulación a medida que se administra, siendo dichos dispositivos conocidos en la técnica.
Para trastornos oftálmicos, los componentes de la invención se pueden administrar al ojo como un gel concentrado o un vehículo similar, o como insertos disolvibles que se ponen debajo de los párpados.
Las formulaciones de la presente invención que están adaptadas para administración tópica al ojo son preferentemente isotónicas, o ligeramente hipotónicas, para combatir cualquier hipertonicidad de las lágrimas provocada por evaporación y/o enfermedad. Esto puede requerir un agente de tonicidad para llevar la osmolalidad de la formulación hasta un nivel de o próximo a 210-320 miliosmoles por kilogramo (mOsm/kg). Las formulaciones de la presente invención tienen, en general, una osmolalidad en el intervalo de 220-320 mOsm/kg, y preferentemente tienen una osmolalidad en el intervalo de 235-300 mOsm/kg. Las formulaciones oftálmicas se formularán, en general, como disoluciones acuosas estériles.
En ciertas realizaciones oftálmicas, las composiciones de la presente invención se formulan con uno o más sustitutos de lágrima. Se conocen en la técnica una variedad de sustitutos de lágrima e incluyen, pero no se limitan a: polioles monoméricos, tales como, glicerol, propilenglicol y etilenglicol; polioles poliméricos, tales como polietilenglicol; ésteres de celulosa, tales como hidroxipropilmetilcelulosa, carboximetilcelulosa de sodio e hidroxipropilcelulosa; dextranos, tales como dextrano 70; polímeros de vinilo, tales como poli(alcohol vinílico); y carbómeros, tales como carbómero 934P, carbómero 941, carbómero 940 y carbómero 974P. Se pueden usar ciertas formulaciones de la presente invención con lentillas u otros productos oftálmicos.
En ciertas realizaciones, las formulaciones se preparan usando un sistema tampón que mantiene la formulación a un pH de aproximadamente 4,5 a un pH de aproximadamente 8. Un pH de formulación más preferido es desde 7 hasta 8.
En ciertas realizaciones, una formulación de la presente invención se administra una vez al día. Sin embargo, las formulaciones también se pueden formular para administración en cualquier frecuencia de administración, que incluye una vez a la semana, una vez cada 5 días, una vez cada 3 días, una vez cada 2 días, dos veces al día, tres veces al día, cuatro veces al día, cinco veces al día, seis veces al día, ocho veces al día, cada hora, o cualquier frecuencia mayor. Dicha frecuencia de administración también se mantiene durante una duración de tiempo variable dependiendo de la pauta terapéutica. La duración de una pauta terapéutica particular puede variar de administración única a un régimen que se extiende durante meses o años. Las formulaciones se administran a dosis variables, pero las dosis típicas son una a dos gotas en cada administración, o una cantidad comparable de un gel u otra formulación. Un experto habitual en la técnica estaría familiarizado con la determinación de una pauta terapéutica para una indicación específica.
Los geles para administración tópica o transdérmica pueden comprender, en general, una mezcla de disolventes volátiles, disolventes no volátiles y agua. En ciertas realizaciones, el componente de disolvente volátil del sistema tampón de disolventes puede incluir alcoholes de alquilo inferior (C1-C6), alquilglicoles inferiores y polímeros de glicol inferiores. En realizaciones adicionales, el disolvente volátil es etanol. Se cree que el componente de disolvente volátil actúa de potenciador de la penetración, mientras que también produce un efecto refrescante sobre la piel a medida que se evapora. La porción de disolvente no volátil del sistema tampón de disolventes se selecciona de alquilenglicoles inferiores y polímeros de glicol inferiores. En ciertas realizaciones, se usa propilenglicol. El disolvente no volátil ralentiza la evaporación del disolvente volátil y reduce la presión de vapor del sistema tampón de disolventes. La cantidad de este componente de disolvente no volátil, al igual que con el disolvente volátil, se determina por el compuesto farmacéutico o fármaco que se usa. Cuando hay muy poca cantidad de disolvente no volátil en el sistema, el compuesto farmacéutico puede cristalizar debido a la evaporación de disolvente volátil, mientras que un exceso puede dar como resultado una falta de biodisponibilidad debido a la escasa liberación de fármaco de la mezcla de disolventes. El componente de tampón del sistema tampón de disolventes se puede seleccionar de cualquier tampón comúnmente usado en la técnica; en ciertas realizaciones, se usa agua. Una relación común de componentes es aproximadamente 20 % del disolvente no volátil, aproximadamente 40 % del disolvente volátil y aproximadamente 40 % de agua. Hay varios componentes opcionales que se pueden añadir a la composición tópica. Estos incluyen, pero no se limitan a, quelantes y gelificantes. Los gelificantes apropiados pueden incluir, pero no se limitan a, derivados semisintéticos de celulosa (tales como hidroxipropilmetilcelulosa) y polímeros sintéticos, polímeros de galactomanano (tales como guar y derivados de los mismos) y cosméticos.
Las lociones incluyen las adecuadas para aplicación a la piel o el ojo. Una locación ocular puede comprender una disolución acuosa estéril que opcionalmente contiene un bactericida y se puede preparar por métodos similares a aquellos para la preparación de gotas. Las lociones o linimentos para aplicación a la piel también pueden incluir un agente para adelantar el secado y para enfriar la piel, tales como un alcohol o una acetona, y/o una hidratante, tal como glicerol, o un aceite, tal como aceite de ricino o aceite de cacahuete.
Las cremas, pomadas o pastas son formulaciones semisólidas del principio activo para aplicación externa. Se pueden preparar mezclando el principio activo en forma finamente dividida o de polvo, sola o en disolución o suspensión en un líquido acuoso o no acuoso, con la ayuda de maquinaria adecuada, con una base grasienta o no grasienta. La base puede comprender hidrocarburos, tales como parafina dura, blanda o líquida, glicerol, cera de abeja, un jabón metálico; un mucílago; un aceite de origen natural, tal como aceite de almendra, maíz, cacahuete, ricino o de oliva; grasa de la lana o sus derivados, o un ácido graso tal como ácido estérico u oleico, junto con un alcohol, tal como propilenglicol o un macrogel. La formulación puede incorporar cualquier tensioactivo adecuado, tal como un tensioactivo aniónico, catiónico o no iónico, tal como un éster de sorbitano o un derivado de polioxietileno del mismo. También se pueden incluir agentes de suspensión, tales como gomas naturales, derivados de celulosa o materiales inorgánicos, tales como sílices silicáceas, y otros componentes tales como lanolina.
Las gotas pueden comprender disoluciones o suspensiones estériles acuosas o aceitosas y se pueden preparar disolviendo el principio activo en una disolución acuosa adecuada de un bactericida y/o fungicida y/o cualquier otro conservante adecuado, y, en ciertas realizaciones, incluyendo un tensioactivo. La disolución resultante se puede entonces clarificar por filtración, transferir a un envase adecuado que luego se sella y esterilizar por autoclave o manteniendo a 98-100 °C durante media hora. Alternativamente, la disolución se puede esterilizar por filtración y transferir al recipiente por una técnica aséptica. Los ejemplos de agentes bactericidas y fungicidas adecuados para inclusión en las gotas son nitrato o acetato fenilmercúrico (0,002 %), cloruro de benzalconio (0,01 %) y acetato de clorhexidina (0,01 %). Los disolventes adecuados para la preparación de una disolución aceitosa incluyen glicerol, alcohol diluido y propilenglicol.
Las formulaciones para administración tópica en la boca, por ejemplo por vía bucal o sublingual, incluyen pastillas para chupar que comprenden el principio activo en una base aromatizada, tal como sacarosa y goma arábiga o tragacanto, y pastillas que comprenden el principio activo en una base tal como gelatina y glicerina o sacarosa y goma arábiga. Para administración por inhalación, los compuestos se pueden suministrar convenientemente de un insuflador, nebulizador, envases presurizados u otros medios convenientes de suministro de un espray de aerosol. Los envases presurizados pueden comprender un propulsor apropiado, tal como diclorodifluorometano, triclorofluorometano, diclorotetrafluoroetano, dióxido de carbono u otro gas adecuado. En el caso de un aerosol presurizado, la unidad de administración se puede determinar proporcionando una válvula para administrar una cantidad dosificada. Alternativamente, para administración por inhalación o insuflación, los compuestos según la invención pueden tomar la forma de una composición de polvo seco, por ejemplo una mezcla en polvo del compuesto y una base de polvo adecuada, tal como lactosa o almidón. La composición en polvo se puede presentar en forma farmacéutica unitaria, en, por ejemplo, cápsulas, cartuchos, gelatina o envases alveolados de los que se puede administrar el polvo con la ayuda de un inhalador o insuflador.
Las formulaciones de administración unitaria preferidas son las que contienen una dosis eficaz, como se cita más adelante en el presente documento, o una fracción apropiada de la misma, del principio activo.
Se debe entender que además de los componentes particularmente mencionados anteriormente, las formulaciones descritas anteriormente pueden incluir otros agentes convencionales en la técnica, teniendo en cuenta el tipo de formulación en cuestión, por ejemplo las adecuadas para administración por vía oral pueden incluir aromatizantes. Los compuestos se pueden administrar por vía oral o por inyección a una dosis de desde 0,1 hasta 500 mg/kg por día. El intervalo de dosis para seres humanos adultos es, en general, desde 5 mg hasta 2 g/día. Los comprimidos u otras formas de presentación proporcionadas en unidades discretas pueden contener convenientemente una cantidad de uno o más compuestos que es eficaz a dicha dosis o como un múltiplo de la misma, por ejemplo, unidades que contienen 5 mg a 500 mg, normalmente aproximadamente 10 mg a 200 mg.
La cantidad de principio activo que se puede combinar con los materiales de vehículo para producir una forma farmacéutica única variará dependiendo del hospedador tratado y el modo particular de administración.
Los compuestos se pueden administrar en diversos modos, por ejemplo por vía oral, por vía tópica o por inyección. La cantidad precisa de compuesto administrado a un paciente será responsabilidad del médico adjunto. El nivel de dosis específico para cualquier paciente particular dependerá de una variedad de factores que incluyen la actividad del compuesto específico empleado, la edad, el peso corporal, la salud general, el sexo, las dietas, el tiempo de administración, la vía de administración, la velocidad de eliminación, la combinación de fármacos, el trastorno preciso que está tratándose y la intensidad de la indicación o afección que está tratándose. Por tanto, la vía de administración puede variar dependiendo de la afección y de su intensidad.
En ciertos casos, puede ser apropiado administrar al menos uno de los compuestos descritos en el presente documento (o una sal farmacéuticamente aceptable, éster o profármaco de los mismos) en combinación con otro
agente terapéutico. A modo de ejemplo solo, si uno de los efectos secundarios que tiene un paciente tras recibir uno de los compuestos en el presente documento es hipertensión, entonces puede ser apropiado administrar un antihipertensor en combinación con el agente terapéutico inicial. O, a modo de ejemplo solo, la eficacia terapéutica de uno de los compuestos descritos en el presente documento se puede potenciar por la administración de un adyuvante (es decir, por sí mismo el adyuvante solo puede tener un beneficio terapéutico mínimo, pero, en combinación con otro agente terapéutico, se potencia el beneficio terapéutico global al paciente). O, a modo de ejemplo solo, el beneficio que tiene un paciente se puede aumentar administrando uno de los compuestos descritos en el presente documento con otro agente terapéutico (que también incluye una pauta terapéutica) que también tiene beneficio terapéutico. A modo de ejemplo solo, en un tratamiento para la diabetes que implica la administración de uno de los compuestos descritos en el presente documento, puede resultar un elevado beneficio terapéutico proporcionando también al paciente otro agente terapéutico para la diabetes. En cualquier caso, independientemente de la enfermedad, trastorno o afección que se esté tratando, el beneficio global que tiene el paciente puede ser simplemente aditivo de los dos agentes terapéuticos o el paciente puede tener un beneficio sinérgico.
Los ejemplos no limitantes específicos de posibles terapias de combinación incluyen el uso de los compuestos de la invención con medicaciones antináuseas (por ejemplo, ondansetrón), antidepresivos, nootrópicos, antiacetilcolinesterasas, antagonistas de receptores de D-aspartato de N-metilo (NMDA), terapéuticos de amiloide beta y terapéuticos tau, factores neurotróficos de crecimiento, terapias basadas en células y otras terapias de medicina regenerativa para el tratamiento de enfermedades neurodegenerativas, entre otras terapias que serán evidentes para un experto en la técnica.
Los antidepresivos incluyen, por ejemplo:
• inhibidores selectivos de la recaptación de serotonina (SSRI), tales como citalopram, dapoxetina, escitalopram, fluoxetina, fluvoxamina, paroxetina y sertralina;
• inhibidores de la recaptación de serotonina-norepinefrina (SNRI), tales como venlafaxina, desvenlafaxina, minalcipran, levomilnacipran, duloxetina, sibutramina y bicifadina;
• antidepresivos noradrenérgicos y serotonérgicos específicos (NaSSA), tales como mianserina, mirtazapina, esmirtazapina y setiptilina;
• inhibidores de la recaptación de norepinefrina (NRI), tales asatomoxetina, mazindol, reboxetina, esreboxetina, viloxazina y otros agentes específicos y no específicos que previenen o mitigan la recaptación de norepinefrina (por ejemplo, SNRI, NDRI);
• inhibidores de la recaptación de norepinefrina-dopamina (NDRI), tales como buproprión;
• potenciadores selectivos de la recaptación de serotonina, tales como tianeptina y aminaptina;
• desinhibidores de la norepinefrina-dopamina (NDDI), tales como agomelatina;
• antidepresivos tricíclicos, que incluyen variedades de amina terciaria y secundaria, tales como amitriptilina, clomipramina, doxepina, imipramina, trimipramina, desipramina, nortriptilina y protriptilina; e
• inhibidores de monoamina oxidasa (MAOI), tales como isocarboxazida, moclobemida, fenelzina, selegilina y tranilcipromina.
Los fármacos nootrópicos, también conocidos como potenciadores de la cognición, incluyen estimulantes, dopaminérgicos, colinérgicos, serotonérgicos y muchos de los antidepresivos enumerados anteriormente, así como ciertos productos naturales (por ejemplo, cafeína, triptófano, 5-HTP, nicotina).
racetamos, tales como piracetam, pramiracetam, oxiracetam y aniracetam
análogos de anfetaminas, tales como anfetamina (Adderall, Dexedrine), lisdexanfetamina y metanfetamina; potenciadores del insomnio, tales como modafinilo;
inhibidores de la recaptación de dopamina, tales como metilfenidato, y posiblemente modafinilo; inhibidores de la acetilcolinesterasa usados para tratar enfermedad de Alzheimer, tales como tacrina, donepezilo, galantamina, rivastigmina;
antagonistas de los receptores de NMDA, tales como memantina;
antagonistas selectivos de los receptores de 5-HT6, tales como Lu AE58054;
• agonistas nicotínicos de los receptores alfa-7, tales como EVP-6124;
Las terapias con amiloide beta (a-beta o ap) y las terapias tau se dirigen a la acumulación patológica de proteínas a beta y tau asociadas a enfermedades neurodegenerativas, tales como enfermedad de Alzheimer y parálisis supernuclear progresiva, respectivamente. Las terapias con a-beta incluyen inhibidores de p-secretasa, inhibidores de Y-secretasa, agentes reductores de Ap42 (por ejemplo, tarenflurbilo), antiagregantes (por ejemplo, apomorfina), anticuerpos y otras inmunoterapias. Las terapias tau incluyen inhibidores de la fosforilación de tau, inhibidores de la fibrilación de tau y potenciadores de la degradación de tau.
En cualquier caso, los múltiples agentes terapéuticos (al menos uno de los cuales es un compuesto desvelado en el presente documento) se pueden administrar en cualquier orden o incluso simultáneamente. Si es simultáneamente, los múltiples agentes terapéuticos se pueden proporcionar en una única forma unificada, o en múltiples formas (a modo de ejemplo solo, ya sea como una única píldora o como dos píldoras separadas). Uno de los agentes terapéuticos se puede administrar en dosis múltiples, o ambos se pueden administrar como dosis múltiples. Si no es simultánea, el momento entre las dosis múltiples puede ser cualquier duración de tiempo que varía desde algunos minutos hasta cuatro semanas.
Los compuestos de la invención objeto también pueden ser útiles para el tratamiento de ciertas enfermedades y trastornos del sistema nervioso. Los trastornos del sistema nervioso central en los que puede ser útil la inhibición de PDE4 incluyen deterioro cognitivo leve (DCL).
Métodos de síntesis generales para preparar compuestos
Se pueden usar los siguientes esquemas y procedimientos generales para poner en práctica la presente invención.

Etapa 1. Clorhidrato de 3-clorobencimidato de etilo

Se cargó un matraz redondo de 500 mL con 3-clorobenzonitrilo (23,3 g, 169 mmoles, 1 eq.), etanol (8,48 g, 184 mmoles, 1,09 eq.) y HCl (4 N en dioxano, 169 mL, 676 mmoles, 4 eq.). La mezcla resultante se agitó a temperatura ambiente durante 54 h. Se retiró el material volátil a presión reducida y se trató el residuo con éter. El sólido resultante se recogió por filtración y se lavó con éter. El producto se usó en la siguiente etapa sin más purificación (26,9 g, 84 % de rendimiento). RMN 1H (DMSO-de, 500 MHz) 6 12,0 (s a, 2H), 8,25-8,20 (m, 1H), 8,12-8,08 (m, 1H), 7,90-7,85 (m, 1H), 7,67 (t, J = 8,0 Hz, 1H), 4,63 (q, J = 7,0 Hz, 2H), 1,48 (t, J = 7,0 Hz, 3H).
Etapa 2. 3-Clorobencimidamida

Se cargó un matraz redondo de 1 L con clorhidrato de 3-clorobencimidato de etilo (26,9 g, mimóles, 122 mmoles, 1 eq.) y NH3 (7N en metanol, 360 mL, 2,52 moles, 20 eq.) en metanol (270 mL). La mezcla resultante se agitó a temperatura ambiente durante 3 días. Se retiró el material volátil a presión reducida y se usó el sólido blanquecino resultante en la siguiente etapa sin más purificación (23,9 g, 89 % de rendimiento). RMN 1H (DMSO-cfó, 500 MHz) 59,48 (s a, 4H), 7,97-7,94 (m, 1H), 7,84-7,79 (m, 2H), 7,65 (t, J = 8,0 Hz, 1H).
Etapa 3. 2-(3-Clorofenil)-6-etilpirimidin-4(3H)-ona

Se cargó un matraz redondo de 1 L se cargó con 3-clorobencimidamida (23,9 g, 154 mmoles, 1 eq.), 3-oxopentanoato de etilo (27,8 g, 193 mmoles, 1,25 eq.) y etanol (500 mL). A la mezcla se añadió metóxido de sodio (10,0 g, 185 mmoles, 1,20 eq.). La mezcla resultante se agitó a reflujo durante 20 h. Después del enfriamiento hasta temperatura ambiente, la mezcla se evaporó a presión reducida hasta 50 mL. Se trató cuidadosamente la suspensión residual con HCl 2 N (219 mL). Se recogió por filtración el sólido y se lavó con agua seguido por éter proporcionando 2-(3-clorofenil)-6-etilpirimidin-4(3H)-ona (9,3 g, 39 % de rendimiento), que se llevó adelante en la siguiente etapa sin más purificación. RMN 1H (CD3OD, 500 MHz) 58,07 (s, 1H), 7,96 (d, J = 8,0 Hz, 1H), 7,62-7,58 (m, 1H), 7,52 (t, J = 8,0, Hz, 1H), 6,27 (s, 1H), 2,66 (q, J = 7,5 Hz, 2H), 1,29 (t, J = 7,5 Hz, 3H).
Etapa 4. 4-Cloro-2-(3-clorofenil)-6-etilpirimidina

Se cargó un matraz redondo de 250 mL con 2-(3-clorofenil)-6-etilpirimidin-4(3H)-ona (9,3 g, 39,8 mmoles, 1 eq.). Se añadió cuidadosamente POCb (50 mL, 536 mmoles, 13,4 eq.) a 0 °C. La mezcla resultante se agitó a 100 °C durante 5 h. Después del enfriamiento hasta temperatura ambiente, la mezcla se añadió lentamente gota a gota a NaHCO3 ac. frío. Se añadió NaOH para mantener el pH ~7 durante la extinción. La mezcla se extrajo con acetato de etilo. El extracto orgánico se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. La purificación por cromatografía en gel de sílice usando diclorometano/acetato de etilo como eluyente proporcionó 4-cloro-2-(3-clorofenil)-6-etilpirimidina (9,3 g, 99 % de rendimiento) como un sólido blanco. RMN 1H (CD3OD, 500 MHz) 58,32 (s, 1H), 8,28 (d, J = 7,5 Hz, 1H), 7,50-7,46 (m, 1H), 7,45-7,40 (m, 1H), 7,27 (s, 1H), 2,83 (q, J = 7,5 Hz, 2H), 1,34 (t, J = 7,5 Hz, 3H).

Esquema 8: Síntesis de análogos de acido borónico

Esquema 9: Síntesis de análogos de pirimidina

Procedimientos generales
Procedimiento general C (formación de amida)
A un recipiente de microondas se añadió el éster metílico o etílico. Se añadió amoniaco en metanol (7 M, 3 - 10 mL) y el recipiente se cerró con una tapa de aluminio. La mezcla resultante se agitó a 100 °C durante 24 - 48 h. Se enfrió la disolución de reacción en bruto, se evaporó y se purificó por cromatografía en columna (sílice, hexanos/acetato de
etilo o metanol/diclorometano) o HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el producto deseado. En algunos casos, se usó HCl en metanol para formar la sal de HCl del producto deseado.

Procedimiento general D (saponificación)
A una disolución de éster metílico o etílico (1,0 equiv) en dioxano y agua (2:1) se añadió hidróxido de litio (5 equiv). La suspensión se agitó durante 4 - 24 h o hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La reacción se diluyó con agua, se acidificó con HCl (2 M) y se extrajo con acetato de etilo. La fase orgánica combinada se secó sobre sulfato de sodio anhidro, se filtró, y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo o metanol/diclorometano) o HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el producto deseado.

Procedimiento general E1 (reducción - DIBAL)
A una disolución de éster metílico o etílico (1,0 equiv) en DCM a 0 °C se añadió DIBAL (3 equiv, 1,0 M en THF). La mezcla se agitó durante 2 h y se calentó hasta ta durante 30 min o hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La reacción se inactivó con metanol, HCl (2 M), y agua y luego se extrajo con DCM. La fase orgánica combinada se secó sobre sulfato de sodio anhidro, se filtró, y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo o metanol/diclorometano) o HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el producto deseado.

Procedimiento general E2 (reducción - BH3)
A una disolución de éster metílico o etílico o ácido carboxílico (1,0 equiv) en THF a 0 °C se añadió BH3^DEM (2 equiv). La mezcla se calentó hasta ta y se agitó durante 4 h o hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La reacción se inactivó con HCl (0,5 M), se diluyó con bicarbonato sódico ac. sat. y se extrajo con acetato de etilo. La fase orgánica combinada se secó sobre sulfato de sodio anhidro, se filtró, y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo o metanol/diclorometano) o HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el producto deseado. En algunos casos, se usó HCl en metanol para formar la sal de HCl del producto deseado.

Procedimiento general F (acoplamiento de Suzuki)
A una disolución de dicloropiridina (1,0 equiv) en tolueno/etanol (2:1) se añadió ácido o éster borónico (1,1 equiv), carbonato de cesio (3 equiv) y tetraquis(trifenilfosfina)paladio (5 % en moles). Se pasó gas nitrógeno a través de la suspensión durante 10 min. La mezcla de reacción se agitó con calor a 90 °C durante 2 - 6 h o hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La mezcla de reacción se enfrió, se diluyó con agua y se extrajo con acetato de etilo. La fase orgánica combinada se secó sobre sulfato de sodio anhidro, se filtró, y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo) proporcionando el producto deseado.

Procedimiento general G (acoplamiento de Suzuki)
A una disolución de cloropiridina o cloropirimidina (1,0 equiv) en dioxano se añadió éster borónico (1,0 - 1,2 equiv), Pd(dppf)Cl2 (10 % en moles) y carbonato sódico (3 equiv). La mezcla se desgasificó con una serie de intercambios de vacío/argón. La mezcla de reacción se agitó con calor entre 80 - 90 °C durante 1 - 4 h o hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La mezcla de reacción se enfrió, se diluyó con agua, y se extrajo con acetato de etilo. La fase orgánica combinada se secó sobre sulfato de sodio anhidro, se filtró, y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo o metanol/diclorometano) o HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el producto deseado. En algunos casos, se usó HCl en metanol para formar la sal de HCl del producto deseado.
La invención se ilustra aún más por los siguientes ejemplos. En los ejemplos que siguen, se usan abreviaturas que tienen los significados conocidos en la técnica. Por ejemplo: ta significa temperatura ambiente; ac. significa acuosa; eq. significa equivalente; CCF significa cromatografía en capa fina; Ar significa argón; atm significa atmósfera, una medición; p.f. significa punto de fusión; y DCM significa diclorometano.
EJEMPLO 65
2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetamida

Etapa 1. 2-(4-(Bromometil)fenil)acetato de metilo

A una suspensión con agitación de ácido 2-(4-(bromometil)fenil)acético (5,00 g, 21,8 mmoles, 1,0 eq.) en metanol (75 mL) se añadió clorotrimetilsilano (0,64 mL, 5,02 mmoles, 0,23 eq.) a temperatura ambiente. La mezcla resultante se agitó a temperatura ambiente durante 2 h, momento en el que la reacción era una disolución incolora clara. Se retiró el material volátil a presión reducida, se disolvió el residuo en metanol (25 mL) y se retiró el material volátil a presión reducida. Este proceso se repitió dos veces más proporcionando 2-(4-(bromometil)fenil)acetato de metilo como un sólido naranja (5,30 g, rendimiento cuantitativo). RMN 1H (CDCb, 500 MHz) 67,37-7,33 (m, 2H), 7,26-7,24 (m, 2H), 4,48 (s, 2H), 3,69 (s, 3H), 3,62 (s, 2H). [Lit. J. Med. Chem. 2009, 52, 1180-9.]
Etapa 2. 2-(4-((4,4,5,5-Tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo

Se cargó una matraz redondo de 250 mL, con barra agitadora, con 2-(4-(bromometil)fenil)acetato (3,45 g, 14,2 mmoles, 1,0 eq.), pinacol diborano (4,32 g, 17,0 mmoles, 1,2 eq.), tetraquis(trifenilfosfina)paladio (0) (1,64 g, 1,42 mmoles, 0,10 eq.) y K2CO3 (5,88 g, 42,6 mmoles, 3,0 eq.). Se añadió dioxano (80 mL). La mezcla resultante se agitó bajo Ar a 80 °C durante 23 h. Después del enfriamiento hasta temperatura ambiente, la reacción se diluyó con acetato de etilo (200 mL) y luego se filtró a través de Celite. Se lavó el filtrado con cloruro sódico sat. (3 x 25 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo (9,5 g) se purificó por cromatografía sobre gel de sílice usando hexano/acetato de etilo (10:0 a 0:10) como eluyente, proporcionando 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (2,88 g, 70 % de rendimiento) como un semisólido incoloro. RMN 1H (CDCla, 500 MHz) 67,14 (s, 4H), 3,67 (s, 3H), 3,57 (s, 2H), 2,27 (s, 2H), 1,23 (s, 12H).
Etapa 3. 2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetato de metilo

Se cargó un matraz de 50 mL, con barra agitadora, con 4-cloro-2-(3-clorofenil)-6-etilpirimidina (870 mg, 3,44 moles, 1 eq.), 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (1,00 g, 3,44 mmoles, 1 eq.), Pd(dppf)CÍ2 (280 mg, 0,34 mmoles, 0,10 eq.) y Na2CO3 en polvo (1,09 g, 10,3 mmoles, 3,0 eq.). Se añadieron dioxano (16 mL) y agua (8 mL). La mezcla resultante se agitó bajo Ar a 90 °C durante 2 h hasta que se consumió el cloruro de partida. Después del enfriamiento hasta temperatura ambiente, la mezcla de reacción se filtró a través de Celite lavando con acetato de etilo hasta que el filtrado era incoloro. Se lavó el filtrado con cloruro sódico sat. (3 x 25 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo (1,8 g) se purificó por cromatografía sobre gel de sílice usando hexano/diclorometano (10:0 a 0:10) como eluyente, seguido por cromatografía sobre gel de sílice usando hexano/acetato de etilo (10:0 a 3:1) como eluyente, proporcionando 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetato de metilo (0,65 g, 50 % de rendimiento) como un aceite incoloro. MW = 380,87.
RMN 1H (CDCla, 500 MHz) 68,49-8,47 (m, 1H), 8,37 (dt, J = 7,5, 1,5 Hz, 1H), 7,44-7,38 (m, 2H), 7,31-7,27 (m, 2H), 7,27-7,23 (m, 2H, se solapa con CDCla), 6,85 (s, 1H), 4,10 (s, 2H), 3,69 (s, 3H), 3,61 (s, 2H), 2,76 (q, J = 7,5 Hz, 2H), 1,31 (t, J = 7,5 Hz, 3H).
Etapa 4. 2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetamida

Se cargó un vial de 20 mL con 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetato de metilo (113 mg, 0,30 mmoles, 1,0 eq.) y cloruro de amonio (48 mg, 0,89 mmoles, 3,0 eq.). A este se añadió metanol (3 mL), seguido por NH3 (7,5 mL, 7 N en metanol, 53 mmoles, 177 eq.). Se cerró el vial y la mezcla resultante se agitó a 100 °C durante 43 h. La disolución de reacción en bruto se adsorbió sobre sílice, luego se purificó por cromatografía sobre gel de sílice usando diclorometano/metanol (0 a 5 %) como eluyente, seguido por cromatografía sobre gel de sílice usando hexano/acetato de etilo (100:0 a 0:100) como eluyente, dando 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetamida (37 mg, 35 % de rendimiento) como un sólido blanco. Mw = 365,86. RMN 1H (DMSO-cfe, 500 MHz) 68,38-8,33 (m, 2H), 7,61-7,53 (m, 2H), 7,41 (s a, 1H), 7,29 (d, J = 8,0 Hz, 2H), 7,25 (s, 1H), 7,20 (d, J = 8,0 Hz, 2H), 6,82 (s a, 1H), 4,09 (s, 2H), 3,32 (s, 2H), 2,77 (q, J = 7,5 Hz, 2H), 1,26 (t, J = 7,5 Hz, 3H).
EJEMPLO 66
Ácido 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acético

Se cargó un matraz de 25 mL, con barra agitadora, con 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetato de metilo (64 mg, 0,17 mmoles, 1,0 eq.) y THF (3 mL). Se añadieron agua (3 mL) y L iO H ^ O (21 mg, 0,50 mmoles, 3,0 eq.). La mezcla resultante se agitó a temperatura ambiente durante 17 h hasta que se consumió el éster de partida. La mezcla de reacción se diluyó con agua (10 mL) y se acidificó con HCl 2 N. La mezcla se extrajo con acetato de etilo. El extracto orgánico se lavó con cloruro sódico sat. (5 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo (88 mg) se purificó por cromatografía sobre gel de sílice usando diclorometano/metanol (10:0 a 9:1) como eluyente, proporcionando ácido 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acético (40 mg, 66 % de rendimiento) como un sólido blanco. MW = 366,84. RMN 1H (DMSO-de, 500 MHz) 6 12,31 (s a, 1H), 8,40 8,33 (m, 2H), 7,62-7,53 (m, 2H), 7,31(d, J = 8,0 Hz, 2H), 7,26 (s, 1H), 7,21 (d, J = 8,0 Hz, 2H), 4,10 (s, 2H), 3,51 (s, 2H), 2,78 (q, J = 7,5 Hz, 2H), 1,26 (t, J = 7,5 Hz, 3H).
EJEMPLO 67
2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)etanol

Se cargó un matraz de 25 mL, con barra agitadora, con 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetato de metilo (52 mg, 0,13 mmoles, 1,0 eq.) y THF (3 mL). El matraz se enfrió hasta 0 °C bajo nitrógeno. Se añadió una disolución de LiAlH4 1 M en THF (0,31 mL, 0,31 mmoles, 2,3 eq.) y se dejó que la reacción se calentara lentamente hasta temperatura ambiente. Después de 4,5 h, la mezcla de reacción se inactivó con metanol, se diluyó con agua (10 mL) y se acidificó con HCl 2 N hasta pH ~3. La mezcla se extrajo con acetato de etilo (3 x 12 mL). El extracto orgánico se lavó con cloruro sódico sat. (5 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo (49 mg) se purificó por cromatografía sobre gel de sílice usando hexanos/acetato de etilo (1:0 a 1:1) como eluyente, proporcionando 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)etanol (17 mg, 36 % de rendimiento) como un aceite incoloro. MW = 352,86. RMN 1H (DMSO-cfó, 500 MHz) 58,38-8,33 (m, 2H), 7,61-7,53 (m, 2H), 7,28-7,25 (m, 3H), 7,16 (d, J = 8,0 Hz, 2H), 4,58 (t, J = 5,5 Hz, 1H), 4,08 (s, 2H), 3,60-3,53 (m, 2H), 2,77 (q, J = 7,5 Hz, 2H), 2,67 (t, J = 7,0 Hz, 2H), 1,26 (t, J = 7,5 Hz, 3H).
EJEMPLO 141 y EJEMPLO 142
2-(4-((2-(3-Clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acetato de metilo y ácido 2-(4-((2-(3-clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acético

Se cargó un matraz redondo de 500 mL con 2,4-dicloro-6-trifluorometilpiridina (2,00 g, 9,26 mmoles), ácido (3-clorofenil)borónico (1,59 g, 10,2 mmoles), tetraquis(trifenilfosfina)paladio (0) (0,535 g, 0,46 mmoles) y Cs2CO3 (9,05 g, 27,8 mmoles). Se añadieron tolueno (40 mL), EtOH (10 mL) y agua (20 mL). La mezcla resultante se agitó bajo Ar a 90 °C durante 4 h. Después del enfriamiento hasta temperatura ambiente, la mezcla de reacción se diluyó con acetato de etilo (100 mL) y hexanos (100 mL). Se separó la fase acuosa y la fase orgánica se lavó con cloruro sódico saturado (2 x 25 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexano/acetato de etilo (100:1 a 95:5) como eluyente, seguido por cromatografía sobre sílice usando hexano/diclorometano (100:0 a 80:20) como eluyente, proporcionando el compuesto del título (1,48 g, 55 %) como un sólido blanco. MW = 292,08. RMN 1H (CDCla, 500 MHz) 58,06-8,04 (m, 1H), 7,92 (dt, J = 7,0, 2,0 Hz, 1H), 7,89 (d, J = 1,5 Hz, 1H), 7,64 (d, J = 1,5 Hz, 1H), 7,48-7,42 (m, 2H).
Ejemplo 141 y Ejemplo 142. 2-(4-((2-(3-Clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acetato de metilo y ácido 2-(4-((2-(3-clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acético
Se cargó un tubo tapado de 20 mL, con barra agitadora, con 4-cloro-2-(3-clorofenil)-6-(trifluorometil)piridina (0,263 g, 0,90 moles), 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (0,261 g, 0,90 mmoles), Pd(dppf)Cl2 (0,073 g, 0,09 mmoles) y Na2CO3 en polvo (0,286 g, 2,70 mmoles). Se añadieron dioxano (8 mL) y agua (4 mL). La mezcla resultante se agitó bajo Ar a 90 °C durante 27 h hasta que se consumió el cloruro de partida. Después del enfriamiento hasta temperatura ambiente, la mezcla de reacción se absorbió sobre sílice y se purificó por cromatografía sobre sílice usando diclorometano/metanol (10:0 a 9:1) como eluyente, proporcionando 2-(4-((2-(3-clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acetato de metilo
Ejemplo 141
(0,018 g, 4 %) como un sólido marrón claro. MW = 419,82. P.f. 72-74 °C. RMN 1H (CDCb, 500 MHz) ó 8,03-8,00 (m, 1H), 7,91-7,86 (m, 1H), 7,68 (s, 1H), 7,46-7,44 (m, 1H), 7,42-7,37 (m, 2H), 7,29-7,26 (m, 2H), 7,18-7,15 (m, 2H), 4,09 (s, 2H), 3,70 (s, 3H), 3,62 (s, 2H); APCI-EM m/z 420 [M+H]+.
Ejemplo 142
(0,396 g). La HPLC prep de muestra (0,055 g) proporcionó ácido 2-(4-((2-(3-clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acético (0,027 g, 7 %) como un sólido blanco. MW = 405,80. P.f. 124-126 °C. RMN 1H (CDCb, 500 MHz) ó 8,03-8,00 (m, 1H), 7,91-7,85 (m, 1H), 7,68 (s, 1H), 7,46-7,44 (m, 1H), 7,42-7,37 (m, 2H), 7,30-7,26 (m, 2H), 7,19 7,15 (m, 2H), 4,09 (s, 2H), 3,65 (s, 2H); APCI-EM m/z 406 [M+H]+.
EJEMPLO 143
2-(4-((2-(3-Clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)etanol

Se cargó un matraz redondo de 50 mL con 2-(4-((2-(3-clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acetato de metilo (0,165 g, 0,40 mmoles) y THF (10 mL) a ta. Se añadió complejo de borano-sulfuro de dimetilo (0,154 mL, 1,62 mmoles) y la disolución resultante se agitó a 55 °C durante 3 h. Después de este tiempo, la reacción se inactivó con metanol, luego se trató con HCl acuoso 2 N (5 gotas), y se concentró a presión reducida. El residuo se diluyó con metanol y luego se concentró a presión reducida. El residuo se purificó por cromatografía en columna sobre sílice usando hexanos/acetato de etilo (10:0 a 1:1) como eluyente, seguido por cromatografía en columna sobre sílice usando hexanos/diclorometano (10:0 a 0:10) como eluyente, proporcionando el compuesto del título (0,064 g, 18 %) como una goma incolora. MW = 391,81. RMN 1H (DMSO-de, 500 MHz) ó 8,33 (s, 1H), 8,17-8,15 (m, 1H), 8,11-8,06 (m, 1H), 7,77 (d, J = 0,5 Hz, 1H), 7,60-7,54 (m, 2H), 7,28 (d, J = 8,0 Hz, 2H), 7,16 (d, J = 8,0 Hz, 2H), 4,58 (t, J = 5,0 Hz, 1H), 4,12 (s, 2H), 3,59-3,54 (m, 2H), 2,67 (t, J = 5,0 Hz, 2H); APCI-EM m/z 392 [M+H]+.
EJEMPLO 144
2-(4-((2-(3-Clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acetamida

Se cargó un matraz redondo de 100 mL con ácido 2-(4-((2-(3-clorofenil)-6-(trifluorometil)piridin-4-il)metil)fenil)acético (0,17 g, 0,42 mmoles) en diclorometano (10 mL). A esta disolución a 0 °C se añadió cloruro de oxalilo (0,18 mL, 2,10 mmoles), seguido por DMF (1 gota). Después de agitar durante 5 h, se retiró el material volátil a presión reducida proporcionando el cloruro de ácido en bruto. El residuo se disolvió en diclorometano (10 mL), se enfrió hasta 0 °C y se añadió amoniaco 7 N en metanol (10,0 mL, 70 mmoles). Después de agitar durante 0,5 h, se retiró el material volátil a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo (10:0 a 0:10) como eluyente, seguido por cromatografía sobre sílice usando diclorometano/metanol (10:0 a 9:1) como eluyente, proporcionando el compuesto del título (0,079 g, 21 %) como un sólido blanquecino. mW = 404,81. P.f. 148-160 °C. RMN 1H (DMSO-de, 500 MHz) ó 8,33 (s, 1H), 8,17-8,15 (m, 1H), 8,11-8,05 (m, 1H), 7,76 (d, J = 0,5 Hz, 1H), 7,60-7,55 (m, 2H), 7,41 (s a, 1H), 7,31 (d, J = 8,0 Hz, 2H), 7,21 (d, J = 8,0 Hz, 2H), 6,82 (s a, 1H), 4,11 (s, 2H), 3,32 (s, 2H); APCI-EM m/z 405 [M+H]+.
EJEMPLO 190
4-(4-((4-Cloro-1H-pirazol-1-il)metil)bencil)-2-(3-clorofenil)-6-etilpirimidina

Etapa 1. Preparación de (4-((4-cloro-1H-pirazol-1-il)metil)fenil)metanol

Se agitó una mezcla de alcohol 4-(clorometil)bencílico (0,500 g, 3,19 mmoles), 4-cloro-1H-pirazol (0,753 g, 7,34 mmoles) y carbonato de potasio (0,908 g, 7,02 mmoles) en acetonitrilo (40 mL) a ta durante la noche. Después de este tiempo, la mezcla se diluyó con agua y se extrajo con acetato de etilo. La fase orgánica combinada se secó sobre sulfato de sodio anhidro, se filtró y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo) proporcionando el compuesto del título (0,375 g, 75 %) como un sólido blanco. MW = 222,67. RMN 1H (CDCla, 500 MHz) ó 7,45 (s, 1H), 7,37 (s, 1H), 7,35 (s, 1H), 7,33 (s, 1H), 7,23 (s, 1H), 7,22 (s, 1H), 5,24 (s, 2H), 4,70 (d, J = 5,9 Hz, 2H), 1,68 (t, J = 5,9 Hz, 1H).
Etapa 2. Preparación de 1-(4-(bromometil)bencil)-4-cloro-1H-pirazol

Se trató una disolución de (4-((4-cloro-1H-pirazol-1-il)metil)fenil)metanol (0,375 g, 1,68 mmoles) en cloruro de metileno (7 mL) a 0 °C bajo una atmósfera de nitrógeno con PBr3 (0,456 g, 1,68 mmoles) y la mezcla se calentó hasta ta y se agitó durante 1 h. Después de este tiempo, la mezcla se diluyó con bicarbonato sódico acuoso saturado y hielo y luego se extrajo con diclorometano. La fase orgánica combinada se secó sobre sulfato de sodio anhidro, se filtró, y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/diclorometano) proporcionando el compuesto del título (0,342 g, 91 %) como un sólido blanco. MW = 285,57. RMN 1H (CDCla, 500 MHz) ó 7,46 (s, 1H), 7,38 (d, J = 8,1 Hz, 2H), 7,35 (s, 1H), 7,19 (d, J = 8,1 Hz, 2H), 5,24 (s, 2H), 4,47 (s, 2H).
Etapa 3. Preparación de 4-cloro-1-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)bencil)-1H-pirazol

Se agitó una mezcla de 1-(4-(bromometil)bencil)-4-cloro-1H-pirazol (0,340 g, 1,19 mmoles), pinacol diborano (0,363 g, 1,43 mmoles), tetraquis(trifenilfosfina)paladio (0) (0,137 g, 0,12 mmoles) y K2CO3 (0,793 g, 3,57 mmoles) en dioxano (10 mL) bajo una atmósfera de argón a 80 °C durante 18 h. Después de este tiempo, la mezcla se enfrió, se diluyó con acetato de etilo (40 mL) y se filtró a través de Celite. Se lavó el filtrado con cloruro sódico saturado (3 * 5 mL), se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/diclorometano) proporcionando el compuesto del título (0,240 g, en bruto) como un aceite amarillo oscuro. MW = 332,63. RMN 1H (CDCls, 500 MHz) ó 10,01 (s, 1H), 7,89-7,84 (m, 2H), 7,49 (s, 1H), 7,46-7,43 (m, 1H), 7,41 (s, 1H), 7,36-7,29 (m, 3H), 7,19-7,06 (m, 3H), 5,33 (s, 2H), 5,21-5,18 (m, 2H), 2,89 (s, 1H), 1,61 (s, 2H), 1,23 (s, 3H).
Ejemplo 190. 4-(4-((4-Cloro-1H-pirazol-1-il)metil)bencil)-2-(3-clorofenil)-6-etilpirimidina

Se agitó una mezcla de 4-cloro-2-(3-clorofenil)-6-etilpirimidina (0,100 g, 0,40 mmoles), 4-cloro-1-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)bencil)-1H-pirazol (0,197 g, 0,59 mmoles), Pd(dppf)Cl2 (0,032 g, 0,04 mmoles) y Na2CO3 en polvo (0,126 g, 1,19 mmoles) en dioxano (2,4 mL) y agua (1,6 mL) bajo una atmósfera de argón a 90 °C durante 6 h, se enfrió y se filtró a través de Celite con lavado con acetato de etilo. Se lavó el filtrado con cloruro sódico saturado
(3 x 25 mL), se secó sobre sulfato de sodio anhidro, se filtró y se concentró. El residuo se purificó por cromatografía en columna (sílice, hexano/diclorometano) proporcionando el compuesto del título (0,043 g, 43 %) como un aceite amarillo. MW = 423,34. RMN 1H (DMSO-cfó, 500 MHz) ó 8,38-8,32 (m, 2H), 8,05 (s, 1H), 7,62-7,50 (m, 3H), 7,35 (d, J = 8,1 Hz, 2H), 7,25 (s, 1H), 7,20 (d, J = 8,1 Hz, 2H), 5,25 (s, 2H), 4,11 (s, 2H), 2,77 (q, J = 7,6 Hz, 2H), 1,26 (t, J = 7,6 Hz, 3H); APCI-EM m/z 423 [M H]+.
EJEMPLO 193
2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)-N-propilacetamida

Etapa 1. Preparación de cloruro de 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetilo

Se cargó un matraz redondo de 250 mL con ácido 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acético (0,22 g, 0,60 mmoles) en diclorometano (15 mL). A esta disolución a 0 °C se añadió cloruro de oxalilo (0,25 mL, 3,00 mmoles) seguido por DMF (1 gota). Después de agitar durante 4 h, se retiró el material volátil a presión reducida proporcionando cloruro de ácido en bruto como un aceite rojo. MW = 385,29.
Ejemplo 193. 2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)-N-propilacetamida

A una disolución con agitación de cloruro de 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetilo en bruto ( 0,20 mmoles) en diclorometano (8 mL) a 0 °C se añadió n-propilamina (0,082 mL, 1,00 mmol), seguido por diisopropiletilamina (0,17 mL, 1,00 mmol). Después de agitar durante 2,5 h, la mezcla de reacción se diluyó con diclorometano (50 mL) y agua (5 mL). La mezcla se acidificó con HCl acuoso 2 N hasta que pH ~5. La fase orgánica se lavó con cloruro sódico saturado (5 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo (10:0 a 1:1) como eluyente, seguido por HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el compuesto del título (0,044 g, 55 %) como un sólido blanco. MW = 407,94. P.f. 123-125 °C. RMN 1H (DMSO-de, 500 MHz) ó 8,37-8,31 (m, 2H), 7,98 7,93 (m, 1H), 7,60 (dt, J = 8,5, 2,0 Hz, 1H), 7,55 (t, J = 7,5 Hz, 1H), 7,28 (d, J = 8,0 Hz, 2H), 7,24 (s, 1H), 7,20 (d, J = 8,0 Hz, 2H), 4,09 (s, 2H), 3,34 (s, 2H), 2,97 (q, J = 6,0 Hz, 2H), 2,77 (t, J = 7,5 Hz, 2H), 1,43-1,34 (m, 2H), 1,26 (t, J = 7,5 Hz, 3H), 0,81 (t, J = 7,5 Hz, 3H); APCI-EM m/z 408 [M+H]+.
Ejemplo 194
2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)-N-metil-N-propilacetamida

A una disolución con agitación de cloruro de 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetilo en bruto (~0,20 mmoles) en diclorometano (8 mL) a 0 °C se añadió N-metil-n-propilamina (0,10 mL, 1,00 mmol), seguido por diisopropiletilamina (0,17 mL, 1,00 mmol). Después de agitar durante 3 h, la mezcla de reacción se diluyó con
diclorometano (50 mL) y agua (5 mL). La mezcla se acidificó con HCl acuoso 2 N hasta que pH ~5. La fase orgánica se lavó con cloruro sódico saturado (5 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo (10:0 a 1:1) como eluyente, seguido por HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA), proporcionando el compuesto del título (0,040 g, 48 %) como un aceite incoloro. MW = 421,96. RMN 1H (DMSO-cfó, 500 MHz) ó 8,37-8,33 (m, 2H), 7,59 (dt, J = 7,5, 2,0 Hz, 1H), 7,55 (t, J = 7,5 Hz, 1H), 7,29 (d, J = 8,0 Hz, 2H), 7,25 (d, J = 5,5 Hz, 1H), 7,18 (t, J = 8,0 Hz, 2H), 4,10 (s, 2H), 3,63 (d, J = 4,0 Hz, 2H), 3,27-3,19 (m, 2H), 2,94 (s, 1,6H), 2,81-2,79 (m, 3,4H), 1,47-1,37 (m, 2H), 1,26 (t, J = 7,5 Hz, 3H), 0,80-0,73 (m, 3H); APCI-EM m/z 422 [M+H]+.
Ejemplo 195
-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)-W-(2-hidroxietil)acetamida

A una disolución con agitación de cloruro de 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)acetilo en bruto ( 0,20 mmoles) en diclorometano (8 mL) a 0 °C se añadió etanolamina (0,060 mL, 1,00 mmol), seguido por diisopropiletilamina (0,17 mL, 1,00 mmol). Después de agitar durante 3 h, la mezcla de reacción se diluyó con diclorometano (50 mL) y agua (5 mL). La mezcla se acidificó con HCl acuoso 2 N hasta que pH ~5. La fase orgánica se lavó con cloruro sódico saturado (5 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo (10:0 a 0:10) como eluyente, seguido por HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA), proporcionando el compuesto del título (0,036 g, 45 %) como un sólido blanco. MW = 409,91. P.f. 136-138 °C. RMN 1H (DMSO-de, 500 MHz) ó 8,37-8,31 (m, 2H), 8,02 7,96 (m, 1H), 7,59 (dt, J = 6,5, 2,0 Hz, 1H), 7,55 (t, J = 8,0 Hz, 1H), 7,28 (d, J = 8,0 Hz, 2H), 7,25 (s, 1H), 7,20 (d, J = 8,0 Hz, 2H), 4,63 (t, J = 5,0 Hz, 1H), 4,09 (s, 2H), 3,40-3,35 (m, 4H), 3,90 (q, J = 6,0 Hz, 2H), 2,77 (q, J = 7,5 Hz, 2H), 1,26 (t, J = 7,5 Hz, 3H); APCI-EM m/z 410 [M+H]+.
EJEMPLO 196
2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropanamida

Etapa 1. Preparación de 2-(p-tolil)acetato de metilo

Se cargó un matraz redondo de 500 mL, con barra agitadora, con ácido p-tolilacético (10,0 g, 66,5 mmoles) y metanol (240 mL). Se añadió ácido sulfúrico concentrado (0,1 mL) a temperatura ambiente. La disolución resultante se agitó a 65 °C durante 18 h. Después de este tiempo, la mezcla se concentró a vacío, y el residuo se diluyó con acetato de etilo (100 mL) y bicarbonato sódico saturado (50 mL). La fase orgánica se lavó con cloruro sódico saturado (2 * 20 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida proporcionando el compuesto del título (11,8 g, 100 %) como un aceite incoloro. MW = 164,20. RMN 1H (CDCla, 300 MHz) ó 7,20-7,10 (m, 4H), 3,68 (s, 3H), 3,59 (s, 2H), 2,33 (s, 3H).
Etapa 2: Preparación de 2-metil-2-(p-tolil)propanoato de metilo

Se cargó un matraz redondo de 500 mL, con barra agitadora, con 2-(p-tolil)acetato (11,8 g, 66,5 mmoles), dimetilformamida (24 mL) y tetrahidrofurano (240 mL), luego se enfrió hasta 0 °C. Se añadió hidruro de sodio (2,92 g,
60 % suspensión, 73,0 mmoles) en porciones durante 3 minutos. Después de agitar durante 30 minutos, se añadió yodometano (4,55 mL, 73,0 mmoles) gota a gota sobre 5 minutos y la mezcla se agitó durante 1 hora. Después de este tiempo, se añadió hidruro de sodio adicional (2,92 g, 60 % de suspensión, 73,0 mmoles, 1,1 eq.) en porciones durante 8 minutos a la suspensión y la mezcla se agitó 30 minutos adicionales. Después de este tiempo, se añadió gota a gota yodometano (4,55 mL, 73,0 mmoles) durante 5 minutos. Se dejó que la mezcla resultante se calentara lentamente hasta temperatura ambiente y se agitó durante 48 h. Entonces se inactivó la reacción con agua (250 mL) y se diluyó con MTBE (300 mL). Se separó la fase acuosa y se extrajo con MTBE (3 x 100 mL). El extracto combinado se lavó con cloruro sódico saturado (3 x 50 mL), luego se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida proporcionando el compuesto del título (13,5 g, 100 %) como un aceite incoloro. MW = 192,25. RMN 1H (CDCla, 300 MHz) ó 7,25-7,10 (m, 4H), 3,64 (s, 3H), 2,32 (s, 3H), 1,57 (s, 6H).
Etapa 3. Preparación de 2-(4-(bromometil)fenil)-2-metilpropanoato de metilo

Se cargó un matraz redondo de 500 mL, con barra agitadora, con 2-metil-2-(p-tolil)propanoato de metilo (2,50 g, 13,0 mmoles), NBS (2,31 g, 13,0 mmoles) y tetracloruro de carbono (240 mL). La disolución resultante se calentó a reflujo y se añadió AIBN (0,043 g, 0,26 mmoles). Después de agitar durante 3,5 h, la reacción se enfrió hasta temperatura ambiente y los sólidos se retiraron por filtración. El filtrado se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexano/acetato de etilo (100:0 a 80:20) como eluyente como eluyente, proporcionando el compuesto del título (2,20 g, 62 %.) como un aceite incoloro. Mw = 271,15. RMN 1H (CDCl3, 300 MHz) ó 7,39-7,28 (m, 4H), 4,48 (s, 2H), 3,65 (s, 3H), 1,57 (s, 6H).
Etapa 4: Preparación de 2-metil-2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)propanoato de etilo

Se cargó un matraz redondo de 500 mL, con barra agitadora, con 2-(4-(bromometil)fenil)-2-metilpropanoato de metilo (2,06 g, 7,59 mmoles), pinacol diborano (2,31 g, 9,11 mmoles), tetraquis(trifenilfosfina)paladio (0) (0,88 g, 0,76 mmoles) y K2CO3 (3,15 g, 22,8 mmoles). Se añadió dioxano (60 mL) y la mezcla resultante se agitó bajo Ar a 80 °C durante 20 h. Después de este tiempo, la mezcla se enfrió hasta temperatura ambiente, se diluyó con acetato de etilo (200 mL) y se filtró a través de Celite. Se lavó el filtrado con salmuera (4 x 50 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo (4,4 g) se purificó por cromatografía sobre sílice usando hexano/acetato de etilo (100:0 a 50:50) como eluyente, proporcionando el compuesto del título (1,07 g, 44 %) como un aceite incoloro. MW = 318,22. RMN 1H (CDCla, 500 MHz) ó 7,22-7,11 (m, 4H), 3,64 (s, 3H), 2,26 (s, 2H), 1,55 (s, 6H), 1,24 (s, 12H).
Etapa 5: Preparación de 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropanoato de metilo

Se cargó un tubo tapado de 20 mL, con barra agitadora, con 4-cloro-2-(3-clorofenil)-6-etilpirimidina (0,303 g, 1,20 moles), 2-metil-2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)propanoato de metilo (0,420 g, 1,32 mmoles), Pd(dppf)Cl2 (0,098 g, 0,12 mmoles) y Na2CO3 en polvo (0,380 g, 3,60 mmoles). Se añadieron dioxano (6 mL) y agua (3 mL). La mezcla resultante se agitó bajo Ar a 90 °C durante 2 h. Después de este tiempo, la mezcla se enfrió hasta temperatura ambiente y se filtró a través de Celite lavando con acetato de etilo hasta que el filtrado fue incoloro. Se lavó el filtrado con cloruro sódico saturado (3 x 25 mL), luego se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo (0,87 g) se purificó por cromatografía sobre sílice usando hexano/diclorometano (10:0 a 8:2) como eluyente, proporcionando el compuesto del título (0,47 g, 96 %) como un aceite incoloro. MW = 408,92. RMN 1H (CDCb, 300 MHz) ó 8,50-8,47 (m, 1H), 8,40-8,35 (m, 1H), 7,46-7,37 (m, 2H), 7,31-7,24 (m, 4H), 6,87 (s, 1H), 4,10 (s, 2H), 3,65 (s, 3H), 2,77 (q, J = 7,8 Hz, 2H), 1,57 (s, 6H), 1,32 (t, J = 7,5 Hz, 3H). EM-ESI m/z 409 [M+H]+.
Etapa 6. Preparación de ácido 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropanoico

Se cargó un matraz redondo de 250 mL con 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropanoato de metilo (0,472 g, 1,15 mmoles), dioxano (24 mL) y agua (12 mL). A esta disolución se añadió entonces hidróxido de litio monohidratado (0,242 g, 5,77 mmoles). La mezcla resultante se agitó a 50 °C durante 7 h. Después de este tiempo, la mezcla de reacción se enfrió y se trató con HCl acuoso 2 M hasta que pH ~5. Se retiraron los materiales volátiles a presión reducida, proporcionando el compuesto del título (0,70 g, >100 %) como un sólido blanco. MW = 394,89. RMN 1H (DMSO-cfe, 500 MHz) ó 12,26 (s a, 1H), 8,38-8,34 (m, 2H), 7,61-7,53 (m, 2H), 7,35-7,27 (m, 5H), 4,09 (s, 2H), 2,78 (q, J = 8,0 Hz, 2H), 1,44 (s, 6H), 1,27 (t, J = 7,5 Hz, 3H). EM-ESI m/z 395 [M+H]+.
Ejemplo 196. 2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropanamida

Se cargó un matraz redondo de 250 mL con ácido 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropanoico (0,35 g, -0,57 mmoles) en diclorometano (10 mL) y dioxano (10 mL). A esta mezcla a 0 °C se añadió cloruro de oxalilo (0,24 mL, 2,87 mmoles), seguido por DMF (1 gota). Después de agitar durante 6 h, se retiró el material volátil a presión reducida, proporcionando el cloruro de ácido en bruto. El residuo se disolvió en diclorometano (24 mL), se enfrió hasta 0 °C y se añadió amoniaco 7 N en metanol (10,0 mL, 70 mmoles).
Después de agitar durante 15 h, se retiró el material volátil a presión reducida. El residuo se diluyó con diclorometano (125 mL) y se lavó con cloruro sódico saturado (3 * 15 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo como eluyente, seguido por HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA), proporcionando el compuesto del título (0,057 g, 24 %) como un sólido armarillo anaranjado. MW = 393,91. P.f. 35-37 °C. RMN 1H (DMSO-d6, 500 MHz) ó 8,38-8,34 (m, 2H), 7,61-7,54 (m, 2H), 7,34-7,27 (m, 5H), 6,82 (s a, 2H), 4,09 (s, 2H), 2,78 (q, J = 7,5 Hz, 2H), 1,40 (s, 6H), 1,27 (t, J = 7,5 Hz, 3H). APCI-EM m/z 394 [M+H]+.
Ejemplo 197
2-(4-((2-(3-Clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropan-1-ol

Se cargó un matraz redondo de 25 mL con 2-(4-((2-(3-clorofenil)-6-etilpirimidin-4-il)metil)fenil)-2-metilpropanoato de metilo (0,259 g, 0,57 mmoles) y THF (6 mL) a ta. Se añadió complejo de borano-sulfuro de dimetilo (0,158 mL, 1,67 mmoles) y la disolución resultante se agitó a 55 °C durante 2,5 h. El análisis de CL-EM indicó solo reducción parcial. Se añadió complejo de borano-sulfuro de dimetilo (0,100 mL, 1,05 mmoles) y la disolución resultante se agitó a 55 °C durante 19 h adicionales, hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La reacción se inactivó con metanol, luego se trató con HCl acuoso 2 N (0,1 mL) y se concentró a presión reducida. El residuo se diluyó con metanol y luego se concentró a presión reducida. Entonces se purificó el residuo absorbido sobre sílice (2 g) por cromatografía en columna sobre sílice usando hexanos/acetato de etilo (10:0 a 0:10) como eluyente, proporcionando el compuesto del título (0,078 g, 36 %) como un aceite incoloro. MW = 380,91. RMN 1H (DMSO-cfe, 500 MHz) ó 8,38-8,34 (m, 2H), 7,61-7,54 (m, 2H), 7,33-7,26 (m, 5H), 4,60 (t, J = 5,5 Hz, 1H), 4,07 (s, 2H), 3,38 (d, J = 5,5 Hz, 2H), 2,78 (q, J = 7,5 Hz, 2H), 1,27 (t, J = 7,5 Hz, 3H), 1,18 (s, 6H); APCI-EM m/z 381 [M+H]+.
EJEMPLO 200
Ácido 2-(4-((2-(ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acético

Etapa 1. Preparación de 2-(4-((2-(ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo

Se cargó un tubo tapado de 20 mL, con barra agitadora, con 4-cloro-2-(ciclopentiloxi)-6-(trifluorometil)pirimidina (0,400 g, 1,50 moles), 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (0,478 g, 1,65 mmoles), Pd(dppf)Cl2 (0,122 g, 0,15 mmoles) y Na2CO3 en polvo (0,477 g, 4,50 mmoles). Se añadieron dioxano (8 mL) y agua (4 mL). La mezcla resultante se agitó bajo Ar a 90 °C durante 2,5 h. Después de este tiempo, la mezcla se enfrió hasta temperatura ambiente y se filtró a través de Celite lavando con acetato de etilo hasta que el filtrado fue incoloro. Se separó la fase acuosa y la fase orgánica se lavó con cloruro sódico saturado (2 x 10 mL), luego se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexano/acetato de etilo (10:0 a 3:1) como eluyente, proporcionando el compuesto del título (0,40 g, 67 %) como un aceite amarillo. MW = 394,39. RMN 1H (CDCla, 300 MHz) ó 7,25 (s, 4H), 7,14 (s, 1H), 5,46 (septuplete, J = 3,0 Hz, 1H), 4,08 (s, 2H), 3,69 (s, 3H), 3,62 (s, 2H), 2,04-1,73 (m, 6H), 1,72-1,56 (m, 2H); EM-ESI m/z 327 [M-C5Hg+2H]+.
Ejemplo 200. Ácido 2-(4-((2-(ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acético

Se cargó un matraz redondo de 100 mL con 2-(4-((2-(ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,100 g, 0,25 mmoles), dioxano (6 mL) y agua (3 mL). A esta disolución se añadió entonces hidróxido de litio monohidratado (0,053 g, 1,26 mmoles). La mezcla resultante se agitó a 50 °C durante 1,5 h. Se trató la mezcla de reacción enfriada con HCl acuoso 2 N hasta que pH ~5, luego se diluyó con acetato de etilo (75 mL). La fase orgánica se lavó con cloruro sódico saturado (5 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexano/acetato de etilo (10:0 a 0:10) como eluyente, seguido por HpLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el compuesto del título (0,051 g, 53 %) como un sólido blanquecino. MW = 380,36. P.f. 97-99 °C. RMN 1H (DMSO-Ó6, 500 MHz) ó 12,28 (s a, 1H), 7,52 (s, 1H), 7,28 (d, J = 8,0 Hz, 2H), 7,20 (d, J = 8,0 Hz, 2H), 5,35 (septuplete, J = 3,0 Hz, 1H), 4,11 (s, 2H), 3,52 (s, 2H), 2,00-1,89 (m, 2H), 1,77-1,65 (m, 4H), 1,65-1,55 (m, 2H); APCI-EM m/z 381 [M+H]+.
EJEMPLO 201
2-(4-((2-(Ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetamida

Se cargó un vial de 20 mL con 2-(4-((2-(ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,150 g, 0,38 mmoles) en metanol (2 mL). A esta mezcla se añadió NH3 (10,8 mL, 7N en metanol, 76,0 mmoles). Se tapó el vial y la mezcla resultante se agitó a 100 °C durante 23 h. La disolución de reacción en bruto se concentró a
presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo (10:0 a 0:10) como eluyente, seguido por cromatografía sobre sílice usando diclorometano/metanol (10:0 a 96:4) como eluyente, proporcionando el compuesto del título (0,066 g, 46 %) como un sólido blanco. MW = 379,38. P.f. 130-132 °C. r Mn 1H (DMSO-cfe, 500 MHz) ó 7,51 (s, 1H), 7,41 (s a, 1H), 7,26 (d, J = 8,0 Hz, 2H), 7,20 (d, J = 8,0 Hz, 2H), 6,83 (s a, 1H), 5,35 (septuplete, J = 3,0 Hz, 1H), 4,10 (s, 2H), 3,33 (s, 2H), 2,00-1,90 (m, 2H), 1,77-1,66 (m, 4H), 1,65-1,55 (m, 2H); EM-ESI m/z 380 [M+H]+.
EJEMPLO 202
2-(4-((2-(Ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)etanol

Se cargó un matraz redondo de 25 mL con 2-(4-((2-(ciclopentiloxi)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,069 g, 0,17 mmoles) y diclorometano (6 mL) a 0 °C. Se añadió una disolución 1 M de DIBAL-H en THF (0,70 mL, 0,70 mmoles) y la disolución resultante se agitó a 0 °C durante 1 h hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La reacción se inactivó con metanol, luego se absorbió sobre sílice (2 g) y se concentró a presión reducida. La purificación por cromatografía en columna sobre sílice usando hexanos/acetato de etilo (10:0 a 1:1) como eluyente proporcionó el compuesto del título (0,055 g, 87 %) como un sólido blanco. MW = 366,38. P.f. 48-50 °C. RMN 1H (DMSO-cfe, 500 MHz) ó 7,51 (s, 1H), 7,23 (d, J = 7,5 Hz, 2H), 7,16 (d, J = 8,0 Hz, 2H), 5,38-5,32 (m, 1H), 4,58 (t, J = 5,5 Hz, 1H), 4,09 (s, 2H), 3,56 (q, J = 6,0 Hz, 2H), 2,68 (t, J= 7,0 Hz, 2H), 2,00-1,89 (m, 2H), 1,77-1,66 (m, 4H), 1,66-1,55 (m, 2H); APCI-EM m/z 367 [M+H]+.
EJEMPLO 203
2-(4-((2-(3-Clorofenil)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo

Etapa 1. Preparación de 2-(3-clorofenil)-6-(trifluorometil)pirimidin-4(3H)-ona

Se cargó un matraz redondo de 500 mL con 3-clorobencimidamida (4,81 g, 25,3 mmoles), 4,4,4-trifluoro-3-oxobutanoato de etilo (5,00 g, 27,1 mmoles) y etanol (90 mL) y se enfrió hasta 0 °C. Se añadió a la mezcla una disolución al 25 % de metóxido de sodio en metanol (13,0 mL, 55,3 mmoles). La mezcla resultante se agitó a reflujo durante 20 h. Después de este tiempo, la mezcla se enfrió hasta temperatura ambiente y se concentró a presión reducida hasta 25 mL. Se trató cuidadosamente la suspensión residual con HCl 2 N (50 mL) formando un sólido. El sólido se recogió por filtración y se lavó con agua, seguido por éter, proporcionando el compuesto del título (3,60 g, 48 %) como un sólido blanco, que se llevó adelante en la siguiente etapa sin más purificación. MW = 274,63. RMN 1H (DMSO-cfe, 500 MHz) ó 13,39 (s, 1H), 8,18 (s, 1H), 8,10 (d, J = 7,5 Hz, 1H), 7,73-7,69 (m, 1H), 7,60 (t, J = 8,0 Hz, 1H), 6,94 (s, 1H).
Etapa 2. Preparación de 4-cloro-2-(3-clorofenil)-6-(trifluorometil)pirimidina

Se cargó un matraz redondo de 250 mL con 2-(3-clorofenil)-6-(trifluorometil)pirimidin-4(3H)-ona (3,60 g, 13,1 mmoles). Se añadió cuidadosamente POCE (14,4 mL, 157 mmoles) a 0 °C. La mezcla resultante se agitó a 100 °C durante 3,5 h. Después del enfriamiento hasta temperatura ambiente, la mezcla se concentró a presión reducida. El residuo se disolvió en diclorometano (50 mL) y se trató con bicarbonato sódico acuoso hasta pH ~ 8. La fase acuosa se extrajo con diclorometano (4 x 25 mL). El extracto orgánico combinado se lavó con cloruro sódico saturado (20 mL), se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía en sílice usando hexanos/diclorometano (3:1) como eluyente, proporcionando el compuesto del título (3,36 g, 87 %) como un sólido blanco. MW = 293,07. RMN 1H (CDCla, 500 MHz) ó 8,49 (t, J = 1,5 Hz, 1H), 8,39 (dt, J = 8,0, 1,5 Hz, 1H), 7,57 (s, 1H), 7,53 (ddd, J = 8,0, 2,0, 1,0 Hz, 1H), 7,45 (t, J = 8,0 Hz, 1H).
Ejemplo 203. 2-(4-((2-(3-Clorofenil)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo

Se cargó un tubo tapado de 20 mL, con barra agitadora, con 4-cloro-2-(3-clorofenil)-6-(trifluorometil)pirimidina (0,404 g, 1,38 moles), 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (0,400 g, 1,38 mmoles), Pd(dppf)Cl2 (0,113 g, 0,14 mmoles) y Na2CO3 en polvo (0,438 g, 4,14 mmoles). Se añadieron dioxano (6 mL) y agua (3 mL). La mezcla resultante se agitó bajo Ar a 90 °C durante 1,25 h. Después de este tiempo, la mezcla se enfrió hasta temperatura ambiente y se filtró a través de Celite lavando con acetato de etilo hasta que el filtrado fue incoloro. Se separó la fase acuosa y la fase orgánica se lavó con cloruro sódico saturado (2 x 5 mL), entonces se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexano/acetato de etilo (95:5 a 2:1) como eluyente, proporcionando el compuesto del título (0,284 g, 49 %) como un sólido naranja claro. MW = 420,81. P.f. 70-72 °C. RMN 1H (DMSO-Ó6, 500 MHz) ó 8,36-8,33 (m, 2H), 7,68 (ddd, J= 8,0, 2,0, 1,0 Hz, 1H), 7,62 (t, J = 8,0 Hz, 1H), 7,37 (d, J = 7,0 Hz, 2H), 7,24 (d, J = 8,0 Hz, 2H), 4,31 (s, 2H), 3,64 (s, 2H), 3,59 (s, 3H); EM-ESI m/z 421 [M+H]+.
Ejemplo 204
2-(4-((2-(3-Clorofenil)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetamida

Se cargó un vial de 20 mL con 2-(4-((2-(3-clorofenil)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,136 g, 0,32 mmoles) y cloruro de amonio (0,052 g, 0,97 mmoles, 3,0 eq.) en metanol (4 mL). A esta mezcla se añadió NH3 (8,0 mL, 7 N en metanol, 56,0 mmoles). Se tapó el vial y la mezcla resultante se agitó a 100 °C durante 70 h. Después de este tiempo, se concentró la reacción en bruto a presión reducida y el residuo se absorbió sobre sílice (2 g), luego se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo (10:0 a 0:10) como eluyente, seguido por HPLC preparativa (agua/acetonitrilo con 0,05 % de TFA) proporcionando el compuesto del título (0,088 g, 67 %) como un sólido blanco. MW = 405,80. P.f. 170-172 °C. RMN 1H (DMSO-Ó6, 500 MHz) ó 8,37-8,33 (m, 2H), 7,93 (s, 1H), 7,68 (ddd, J = 8,0, 2,0, 1,0 Hz, 1H), 7,62 (t, J = 8,0 Hz, 1H), 7,43 (s a, 1H), 7,34 (d, J = 8,0 Hz, 2H), 7,23 (d, J = 8,0 Hz, 2H), 6,82 (s a, 1H), 4,30 (s, 2H), 3,33 (s, 2H); APCI-EM m/z 406 [M+H]+.
Ejemplo 205
2-(4-((2-(3-Clorofenil)-6-(trifluorometil)pirimidin-4-il)metil)fenil)etanol

Se cargó un matraz redondo de 25 mL con 2-(4-((2-(3-clorofenil)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,126 g, 0,30 mmoles) y THF (4 mL) a ta. Se añadió complejo de borano-sulfuro de dimetilo (0,085 mL, 0,90 mmoles) y la disolución resultante se agitó a 55 °C durante 2 h. El análisis de CL-EM indicó solo reducción parcial. Se añadió complejo de borano-sulfuro de dimetilo (0,045 mL, 0,47 mmoles) y la disolución resultante se agitó a 55 °C durante 2,5 h adicionales, hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La reacción se inactivó con metanol, luego se trató con HCl acuoso 2 N (5 gotas) y se concentró a presión reducida. El residuo se diluyó con metanol y luego se concentró a presión reducida. Entonces se purificó el residuo absorbido sobre sílice (2 g) por cromatografía en columna sobre sílice usando hexanos/acetato de etilo (10:0 a 3:1) como eluyente, proporcionando el compuesto del título (0,086 g, 73 %) como un sólido naranja. MW = 392,80. P.f. 78-80 °C. r Mn 1H (DMSO-cfe, 500 MHz) ó 8,37-8,33 (m, 2H), 7,93 (s, 1H), 7,68 (ddd, J= 8,0, 2,0, 1,0 Hz, 1H), 7,62 (t, J= 8,0 Hz, 1H), 7,32 (d, J = 8,0 Hz, 2H), 7,18 (d, J = 8,0 Hz, 2H), 4,59 (s a, 1H), 4,28 (s, 2H), 3,57 (d, J = 7,0 Hz, 2H), 2,68 (d, J = 7,0 Hz, H); APCI-EM m/z 393 [M+H]+.
EJEMPLO 208
2-(4-((2-(3-Clorofenil)-6-ciclopropilpirimidin-4-il)metil)fenil)acetato de metilo

Se cargó un tubo tapado de 20 mL, con barra agitadora, con 4-cloro-2-(3-clorofenil)-6-ciclopropilpirimidina (0,365 g, 1,38 moles), 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (0,400 g, 1,38 mmoles), Pd(dppf)Cl2 (0,113 g, 0,14 mmoles) y Na2CO3 en polvo (0,438 g, 4,14 mmoles). Se añadieron dioxano (6 mL) y agua (3 mL). La mezcla resultante se agitó bajo Ar a 90 °C durante 1,5 h hasta que se consumió el cloruro de partida. Después del enfriamiento hasta temperatura ambiente, la mezcla de reacción se filtró a través de Celite lavando con acetato de etilo hasta que el filtrado fue incoloro. Se separó la fase acuosa y la fase orgánica se lavó con cloruro sódico saturado (2 * 5 mL), luego se secó sobre sulfato de sodio, se filtró y se concentró a presión reducida. El residuo se purificó por cromatografía sobre sílice usando hexano/acetato de etilo (95:5 a 1:2) como eluyente, proporcionando el compuesto del título (0,285 g, 52 %) como un aceite incoloro. MW = 392,88. RMN 1H (DMSo-cfe, 500 MHz) ó 8,30 8,27 (m, 2H), 7,59-7,51 (m, 2H), 7,31 (d, J = 8,0 Hz, 2H), 7,28 (s, 1H), 7,21 (d, J = 8,0 Hz, 2H), 4,07 (s, 2H), 3,64 (s, 2H), 3,59 (s, 3H), 2,16-2,09 (m, 1H), 1,16-1,05 (m, 4H); EM-ESI m/z 393 [M+H]+.
EJEMPLO 209
2-(4-((2-(3-clorofenil)-6-ciclopropilpirimidin-4-il)metil)fenil)acetamida

Se cargó un vial de 20 mL con 2-(4-((2-(3-clorofenil)-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,125 g, 0,32 mmoles) y cloruro de amonio (0,051 g, 0,95 mmoles) en metanol (4 mL). A esta mezcla se añadió NH3 (6,0 mL, 7 N en metanol, 42,0 mmoles). Se tapó el vial y la mezcla resultante se agitó a 100 °C durante 69 h. Después de este tiempo, la mezcla de reacción se concentró a presión reducida, el residuo se absorbió sobre sílice (2 g) y luego se purificó por cromatografía sobre sílice usando hexanos/acetato de etilo (10:0 a 0:10) como eluyente, proporcionando el compuesto del título (0,095 g, 79 %) como un sólido blanco. MW = 377,87. P.f. 161-163 °C. RMN 1H (DMSO-d6,
500 MHz) 88,31-8,27 (m, 2H), 7,59-7,51 (m, 2H), 7,41 (s a, 1H), 7,30-7,25 (m, 3H), 7,21 (d, J = 8,0 Hz, 2H), 6,82 (s a, 1H), 4,06 (s, 2H), 3,33 (s, 2H), 2,17-2,09 (m, 1H), 1,16-1,05 (m, 4H); EM-ESI m/z 378 [M+H]+.
EJEMPLO 210
2-(4-((2-(3-Clorofenil)-6-ciclopropilpirimidin-4-il)metil)fenil)etanol

Se cargó un matraz redondo de 25 mL con 2-(4-((2-(3-clorofenil)-6-ciclopropilpirimidin-4-il)metil)fenil)acetato de metilo (0,149 g, 0,38 mmoles) y THF (5 mL) a ta. Se añadió complejo de borano-sulfuro de dimetilo (0,108 mL, 1,13 mmoles) y la disolución resultante se agitó a 55 °C durante 2,5 h hasta que se consumió el material de partida (se monitorizó por análisis de CL/EM). La reacción se inactivó con metanol, luego se trató con HCl acuoso 2 N (5 gotas) y se concentró a presión reducida. El residuo se diluyó con metanol y luego se concentró a presión reducida. El residuo se absorbió sobre sílice (2 g) y se purificó por cromatografía en columna sobre sílice usando hexanos/acetato de etilo (10:0 a 3:1) como eluyente, proporcionando el compuesto del título (0,113 g, 82 %) como un aceite incoloro. MW = 364,87. RMN 1H (DMSO-cfe, 500 MHz) 88,31-8,27 (m, 2H), 7,59-7,51 (m, 2H), 7,27 (s, 1H), 7,26 (d, J = 8,0 Hz, 2H), 7,16 (d, J = 8,0 Hz, 2H), 4,58 (t, J = 5,0 Hz, 1H), 4,04 (s, 2H), 3,59-3,52 (m, 2H), 2,68 (t, J = 7,0 Hz, 2H), 2,16-2,09 (m, 1H), 1,16-1,05 (m, 4H); APCI-EM m/z 365 [M+H]+.
EJEMPLO 218
4-(4-((4-Cloro-1H-pirazol-1-il)metil)bencil)-2-(3-clorofenil)-6-(trifluorometil)pirimidina

Se agitó una mezcla de 4-cloro-2-(3-clorofenil)-6-(trifluorometil)pirimidina (0,076 g, 0,26 mmoles), 4-cloro-1-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)bencil)-1H-pirazol (0,129 g, 0,39 mmoles), Pd(dppf)Cl2 (0,021 g, 0,03 mmoles) y Na2CO3 en polvo (0,082 g, 0,77 mmoles) en dioxano (2 mL) y agua (1 mL) bajo una atmósfera de argón a 90 °C durante 3 h. Después de este tiempo, la mezcla se enfrió y se filtró a través de Celite con lavados con acetato de etilo. Se lavó el filtrado con salmuera (3 * 15 mL), se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó por cromatografía en columna (sílice, hexano/acetato de etilo), proporcionando el compuesto del título (0,073 g, 98 %) como un sólido blanquecino. MW = 463,28. RMN 1H (DMSO-cfe, 300 MHz) 88,37-8,30 (m, 2H), 8,07 (s, 1H), 7,96 (s, 1H), 7,72-7,66 (m, 1H), 7,65-7,58 (m, 1H), 7,54 (s, 1H), 7,40 (d, J = 8,1 Hz, 2H), 7,22 (d, J = 8,1 Hz, 2H), 5,26 (s, 2H), 4,31 (s, 2H); APCI-EM m/z 463 [M H]+.
EJEMPLO 223
2-(4-((2-Ciclopentil-6-etilpirimidin-4-il)metil)fenil)acetato de metilo

Se agitó una mezcla de 4-cloro-2-ciclopentil-6-etilpirimidina (0,275 g, 0,95 mmoles), 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (0,200 g, 0,95 mmoles), Pd(dppf)Cl2 (0,078 g, 0,095 mmoles) y Na2CO3 en polvo (0,302 g, 2,85 mmoles) en dioxano (5 mL) y agua (3 mL) bajo una atmósfera de argón a 90 °C durante 48 h. Después de este tiempo, la mezcla se enfrió y se filtró a través de Celite lavando con acetato de etilo. Se lavó el filtrado con salmuera (3 * 15 mL), se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó por cromatografía en columna (sílice, hexano/acetato de etilo) proporcionando el compuesto del título (0,027 g, 14 %) como un aceite marrón. MW = 338,44. RMN 1H (DMSO-cfe, 500 MHz) 87,28-7,22 (m, 2H), 7,21-7,17 (m, 2H), 7,01 (s, 1H), 3,96 (s, 2H), 3,63 (s, 2H), 3,59 (s, 3H), 3,21 (quin, J = 8,1 Hz, 1H), 2,63 (q, J = 7,6 Hz, 2H), 2,01-1,90 (m, 2H), 1,88-1,79 (m, 2H), 1,78-1,70 (m, 2H), 1,69-1,57 (m, 2H), 1,17 (t, J = 7,6 Hz, 3H); APCI-EM m/z 339 [M H]+.
EJEMPLO 224
Ácido 2-(4-((2-Ciclopentil-6-etilpirimidin-4-il)metil)fenil)acético

Se agitó una mezcla de 4-cloro-2-ciclopentil-6-etilpirimidina (0,200 g, 0,95 mimóles), 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (0,275 g, 0,95 mimóles), Pd(dppf)Cl2 (0,078 g, 0,095 mimóles) y Na2CO3 en polvo (0,302 g, 2,85 mmoles) en dioxano (5 imL) y agua (3 imL) bajo argón a 90 °C durante 24 h. Después de este tiempo, la mezcla se enfrió y se filtró a través de Celite lavando con acetato de etilo. Se lavó el filtrado con salmuera (3 x 15 mL), se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó por cromatografía en columna (sílice, diclorometano/metanol) proporcionando el compuesto del título (0,121 g, 61 %) como un aceite marrón. MW = 324,42. RMN 1H (DMSO-Ó6, 500 MHz) ó 12,26 (s, 1H), 7,25-7,18 (m, 4H), 7,01 (s, 1H), 3,95 (s, 2H), 3,51 (s, 2H), 3,22 (t, J = 8,1 Hz, 1H), 2,67-2,59 (m, 2H), 2,01-1,92 (m, 2H), 1,88-1,71 (m, 4H), 1,67-1,58 (m, 2H) 1,17 (t, J = 7,6 Hz, 3H); APCI-EM m/z 325 [M H]+.
EJEMPLO 225
2-(4-((2-Ciclopentil-6-etilpirimidin-4-il)metil)fenil)etanol

Se trató una disolución de ácido 2-(4-((2-ciclopentil-6-etilpirimidin-4-il)metil)fenil)acético (0,050 g, 0,15 mmoles) en THF (5 mL) a ta bajo una atmósfera de nitrógeno con BH3^SMe2 (0,047 g, 0,62 mmoles) y la mezcla se calentó a 55 °C durante 4 h. Después de este tiempo, la mezcla se enfrió, se diluyó con metanol y se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo), proporcionando el compuesto del título (0,013 g, 30 %) como un aceite amarillo. MW = 310,43. RMN 1H (DMSO-Ó6, 500 MHz) ó 7,22-7,17 (m, 2H), 7,16-7,11 (m, 2H), 7,00 (s, 1H), 4,58 (t, J = 5,2 Hz, 1H), 3,93 (s, 2H), 3,60-3,53 (m, 2H), 3,21 (quin, J = 8,1 Hz, 1H), 2,71-2,58 (m, 4H), 2,01-1,91 (m, 2H), 1,88-1,79 (m, 2H), 1,78-1,69 (m, 2H), 1,67-1,57 (m, 2H), 1,16 (t, J = 7,6 Hz, 3H); APCI-EM m/z 311 [M H]+.
EJEMPLO 226
2-(4-((2-Ciclopentil-6-etilpirimidin-4-il)metil)fenil)acetamida

Una mezcla de amoniaco (7,0 N en metanol, 4 mL) y 2-(4-((2-ciclopentil-6-etilpirimidin-4-il)metil)fenil)acetato de metilo (0,067 g, 0,20 mmoles) y se calentó a 100 °C durante 48 h. Después de este tiempo, la mezcla se enfrió y se filtró a través de Celite con lavados con acetato de etilo. Se lavó el filtrado con salmuera (3 x 15 mL), se secó sobre sulfato de sodio, se filtró y se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo) proporcionando el compuesto del título (0,039 g, 59 %) como un sólido blanco. MW = 323,43. RMN 1H (DMSO-cfe, 500 MHz) ó 7,44 (s, 1H), 7,27-7,11 (m, 4H), 7,01 (s, 1H), 6,86 (s, 1H), 3,95 (s, 2H) 3,31 (s, 2H), 3,29-3,14 (m, 1H), 2,62 (q, J = 7,6 Hz, 2H), 2,06-1,91 (m, 2H), 1,90-1,67 (m, 4H), 1,66-1,53 (m, 2H), 1,16 (t, J = 7,6 Hz, 3H); APCI-EM m/z 324 [M H]+.
EJEMPLO 229
Ácido 2-(4-((2-ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)acético

Etapa 1. Preparación de 2-(4-((2-ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo

Siguiendo el procedimiento general G, se hizo reaccionar 4-cloro-2-ciclopentil-6-(trifluorometil)pirimidina (0,245 g, 0,98 mmoles) con 2-(4-((4,4,5,5-tetrametil-1,3,2-dioxaborolan-2-il)metil)fenil)acetato de metilo (0,284 g, 0,98 mmoles), proporcionando producto en bruto (0,179 g) como un aceite. MW = 378,39. Rm N 1H (CDCb, 500 MHz) ó 7,26-7,22 (m, 4H), 7,16 (s, 1H), 4,13 (s, 2H), 3,70 (s, 3H), 3,62 (s, 2H), 3,42 (quin, J = 8,2 Hz, 1H), 2,15-2,07 (m, 2H), 2,00-1,80 (m, 4H), 1,76-1,65 (m, 2H); APCI-EM m/z 379 [M H]+.
Ejemplo 229. Ácido 2-(4-((2-Ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)acético

Siguiendo el procedimiento general D, se hizo reaccionar 2-(4-((2-ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,55 mmoles) con hidróxido de litio (0,055 g) proporcionando el compuesto del título (0,051 g, 25 % durante dos etapas) como un aceite amarillo claro. Mw = 364,36. RMN 1H (DMSO-cfe, 500 MHz) ó 12,27 (s, 1H), 7,72 (s, 1H), 7,28 (d, J = 8,0 Hz, 2H), 7,20 (d, J = 8,0 Hz, 2H), 4,17 (s, 2H), 3,52 (s, 2H), 3,41-3,33 (m, 1H), 2,08-1,99 (m, 2H), 1,89-1,60 (m, 6H); APCI-EM m/z 365 [M H]+.
EJEMPLO 230
2-(4-((2-Ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetamida
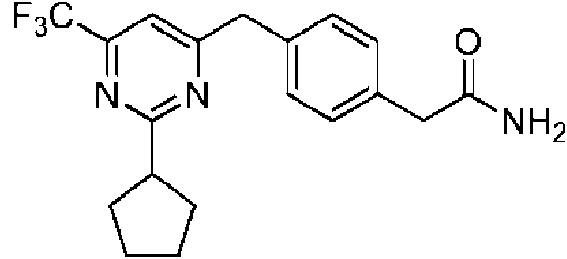
A una disolución de ácido 2-(4-((2-ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)acético (0,045 g, 0,12 mmoles) en DMF (2 mL) se añadió EDC (0,047 g, 0,24 mmoles), HOBT (0,033 g, 0,24 mmoles) y amoniaco 7 N en metanol (0,17 mL, 1,2 mmoles). Se tapó la mezcla y se agitó a 85 °C durante 3 h. Después de este tiempo, la mezcla se diluyó con acetato de etilo y luego se lavó con agua. Se secó fase orgánica sobre sulfato de sodio anhidro, se filtró, y el filtrado se concentró. El residuo se purificó por cromatografía en columna (sílice, hexanos/acetato de etilo) proporcionando el compuesto del título (0,034 g, 79 %) como un sólido blanco. Mw = 363,38. RMN 1H (DMSO-cfe, 500 MHz) ó 7,71 (s, 1H), 7,41 (s, 1H), 7,26 (d, J = 8,0 Hz, 2H), 7,20 (d, J = 8,0 Hz, 2H), 6,83 (s, 1H), 4,16 (s, 2H), 3,41 3,33 (m, 1H), 3,33 (s, 2H), 2,09-1,99 (m, 2H), 1,89-1,61 (m, 6H); APCI-EM m/z 364 [M H]+.
EJEMPLO 231
2-(4-((2-Ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)etanol

Siguiendo el procedimiento general E1, se hizo reaccionar 2-(4-((2-ciclopentil-6-(trifluorometil)pirimidin-4-il)metil)fenil)acetato de metilo (0,079 g, 0,21 mmoles) con DIBAL (1,0 M, 1,0 mL, 1,0 mmol), proporcionando el compuesto del título (0,061 g, 83 %) como un aceite amarillo claro. MW = 350,38. RMN 1H (DMSo-cfe, 500 MHz) 5 7,70 (s, 1H), 7,23 (d, J = 8,0 Hz, 2H), 7,16 (d, J = 8,0 Hz, 2H), 4,58 (t, J = 5,5 Hz, 1H), 4,15 (s, 2H), 3,41-3,33 (m, 1H), 2,68 (t, J = 7,0 Hz, 2H), 2,09-1,99 (m, 2H), 1,90-1,61 (m, 6H); APCI-EM m/z 351 [M H]+.
Ensayos biológicos
La actividad de muchos de los compuestos en los Ejemplos 1-41 y 43-317 como inhibidores de PDE4 se ilustra en el siguiente ensayo. Se predice que ciertos compuestos enumerados anteriormente, que todavía no han sido preparados y/o probados, también tienen actividad en este ensayo.
Ensayo cinético de la actividad de PDE4
Se puede medir la actividad de PDE4 por cualquier método conocido en la técnica. Aquí se usó un ensayo cinético de hidrólisis de AMPc por PDE4 purificada, en el que se midió la actividad de PDE4 acoplando la formación del producto de reacción de PDE4, monofosfato de 5'-adenosina, con la oxidación de dinucleótido de nicotinamida y adenina (NADH) reducido usando tres enzimas de acoplamiento (miocinasa, piruvato cinasa y lactato deshidrogenasa), que permite la determinación fluorescente de velocidades de reacción. Se realizan ensayos en placas de 96 pocillos en un volumen total de 200 pL/pocillo. Los compuestos se disuelven en sulfóxido de dimetilo (DMSO) y se añaden a las placas en un volumen de 10 pL, seguido por la adición de 165 pL de mezcla de ensayo. Las placas se preincubaron a 25 °C durante 15 min y las reacciones se iniciaron mediante la adición de 25 pL de AMPc, seguido por mezcla completa. Se miden las velocidades de reacción monitorizando la disminución en la fluorescencia usando excitación a 355 nm y emisión a 460 nm durante un periodo de 10 min en un lector de placas de fluorescencia. Se determinan las velocidades iniciales (pendientes) a partir de las porciones lineales de las curvas de progreso. Las concentraciones finales de los componentes de ensayo son las siguientes: Tris 50 mM, pH 8, MgCb 10 mM, KCl 50 mM, 2 % de DMSO, tris(2-carboxietil)fosfina (TCEP) 5 mM, fosfoenolpiruvato (PEP) 0,4 mM, NADH 0,01 mM, trifosfato de adenosina (ATP) 0,04 mM, AMPc 0,004 mM, 7,5 unidades de miocinasa de levadura, 1,6 unidades de piruvato cinasa, 2 unidades de lactato deshidrogenasa, y o PDE4D7 humana 0,5 nM o PDE4B1 humana 10 nM. Todos los datos son porcentaje normalizado con respecto a los controles y se presentan como inhibición del porcentaje. Se calcula un valor de concentración inhibidora del 50 % (CI50) ajustando una curva de respuesta a dosis sigmoide. La PDE4D7 humana contuvo una mutación de serina 54 a ácido aspárti
dependiente de AMPc. PDE4B 1 humana contuvo una mutación correspondiente de serina 133 a ácido aspártico para también imitar la activación de PKA. Estos métodos se adaptaron de Burgin, A.B. et al., "Design of Phosphodiesterase Type 4D (PDE4D) Allosteric Modulators for Cognition with Improved Safety", Nature Biotechnology 28, 63-70 (2010).
Los resultados se muestran a continuación en la Tabla 1, en la que indica < 1 pM y - indica > 1 pM. Un - no significa que el compuesto sea no deseable. "ND" indica sin datos; puede ser que estos compuestos no hayan sido probados todavía. Se espera que estos compuestos sean activos cuando se prueben y tengan utilidad similar a los que se han probado ("NT"). Por tanto, el asterisco (*) indica que la isoforma de PDE4 contiene una mutación activante de UCR1: PDE4B1* = PDE4B1 que contiene una mutación activante de UCR1 S133D. PDE4D7* = PDE4D7 que contiene mutación activante de UCR1 S54D.
Tabla 1. Actividad: Inhibición de PDE4


Ensayos in vivo
Se puede mostrar que los inhibidores de PDE4 son eficaces en un modelo animal de depresión (tal como la prueba de natación forzada) y modelos animales de memoria (tales como la prueba del laberinto y la prueba de reconocimiento de objetos novedosos). Véase Saccomano, N. A. et al., J. Med. Chem. 34, p 291-298, 1991; O'Donnell, J. M. y Zhang, H. T., Trends Pharmacol. Sci., 25, p 158-163 (2004; Zhang, H. T. y O'Donnell, J. M, Psychopharmacology, 150, p 311 316, 2000. Puesto que se supone que estas mejoras se provocan por la activación del sistema nervioso central como resultado del aumento del nivel de AMPc intracelular, se espera que los compuestos desvelados en el presente documento sean eficaces en enfermedades que mejoran por la activación del sistema nervioso central. Los ejemplos de dichas enfermedades incluyen depresión, ansiedad, degradación de la capacidad de aprendizaje y de memoria, enfermedad de Alzheimer, demencia arteriosclerótica, enfermedad de Parkinson, enfermedad de Huntington y trastornos motores tardíos.
Depresión
La prueba de natación forzada (FST) es la prueba más ampliamente usada de la acción de fármacos antidepresivos. En la FST, se pone una rata en un cilindro de agua del que no puede escapar (véanse Krishnan V and Nestler EJ, "Animal models of depression: molecular perspectives," Current topics in behavioral neurosciences 2011 ;7:121 -47; y Bergner CL et al., "Mouse models for studying depression-like states and antidepressant drugs", Methods Mol Biol 2010;602:267-82.) Esto causa estrés al animal y después de un periodo inicial de nadar y trepar, la rata muestra con el tiempo una postura de flotación o inmóvil. La rata se saca del agua después de 15 minutos. La inmovilidad se interpreta como una expresión de la desesperación conductual o atrapamiento y se revierte por la administración de una dosis única de casi todos los antidepresivos disponibles.
Se usan ratas intactas adultas, macho o hembra, para la FST. Se pueden usar para el estudio o cepas de ratas exogámicas o endogámicas. Las ratas se alojan en grupo y se deja que se aclimaten durante 7 días después de su
llegada. Todas las ratas se alojarán en el lecho de paja habitual, se mantendrán bajo luz:oscuridad inversa de 12:12 h (la luces se encienden a ~6 pm:6 am) y recibirán comida y agua a voluntad.
Se hace una comparación entre un grupo de 10 ratas que se administra con vehículo solo frente a grupos de 10 ratas que se administran con cantidades variables del compuesto de prueba. Normalmente, los compuestos de prueba se administran a 0,1, 0,3, 1, 3, y 10 mg/kg por sonda nasogástrica oral. El volumen de dosis será 10 mL/kg para PO. El vehículo para la administración se elegirá basándose en la solubilidad del compuesto. Para administración oral, el compuesto se puede administrar en disolución o se puede administrar en suspensión que depende de la solubilidad. La dosis PO se realiza por sonda nasogástrica oral, mientras que la rata se sujeta con la mano usando un tubo flexible apropiado para la rata.
Para la FST, las ratas se ponen en un tanque cilíndrico de 5 galones (18,9 L), de manera que los animales puedan nadar o flotar sin tocar el fondo con sus colas. La prueba se graba por videocámara para el análisis fuera de línea o un observador la puntúa en tiempo real. El comportamiento se puntúa clasificando el comportamiento como escape activo (nadar, trepar), pasivo (flotando inmóvil) o neutro (chapoteo silencioso o comportamientos de acicalamiento). Para cada rata, se registra la aparición en los 5 primeros segundos de episodio de inmovilidad, el número de episodios de chapoteo y el tiempo total pasado inmóvil. La inmovilidad se puede comparar durante los 5 primeros minutos de la FST o durante los últimos 5 minutos de la FST. La comparación de datos entre grupos es por ANOVA.
Se espera que los compuestos desvelados en el presente documento muestren actividad en los modelos desvelados anteriormente, y que tengan utilidad en el tratamiento de las enfermedades desveladas en el presente documento, que incluye trastornos del sistema nervioso central, trastornos psicológicos y trastornos de la cognición.
Cognición y memoria
Se espera que los inhibidores de PDE4, por ejemplo, inhibidores de PDE4D, tengan utilidad como potenciadores de la memoria y adyuvantes cognitivos. Se puede llevar a cabo una prueba para la eficacia de los compuestos desvelados en el presente documento como se describe por Li, YF et al., "Phosphodiesterase-4D knock-out and RNA interferencemediated knock-down enhance memory and increase hippocampal neurogenesis via increased cAMP signaling", J Neurosci. 2011 January 5; 31(1): 172-183.
Se espera que los compuestos desvelados en el presente documento muestren actividad en los modelos desvelados anteriormente, y que tengan utilidad en el tratamiento de las enfermedades desveladas en el presente documento, que incluyen trastornos del sistema nervioso central, trastornos psicológicos y trastornos de la cognición.
Protocolo de solubilidad
Para medir la solubilidad de los compuestos en tampón acuoso, se pueden mezclar aproximadamente 5 mg de un compuesto con 500 pL de tampón fosfato de sodio 0,1 M pH 7,4. La mezcla se ajusta al pH original de 7,4 y luego se mezcla durante la noche o más por mezcla rotatoria. La muestra se comprueba para el pH y luego se filtra a través de un filtro de 0,45 pm. Si el pH se desvió, la muestra se ajusta a su pH original y se mezcla durante al menos 15 minutos antes de la filtración. El filtrado se analiza usando HPLC. En general, se considera que la solubilidad > 1 mg/mL es mejor que la solubilidad de < 1 mg/mL, ya que, en general, es más fácil de formular para administración oral. Se espera que ciertos compuestos desvelados en el presente documento tengan solubilidad de > 1 mg/mL. Sin embargo, puede variar la solubilidad ideal; por ejemplo, una formulación acuosa puede beneficiarse de una solubilidad incluso más alta. En cambio, se puede usar una formulación que contiene vehículos hidrófilos y uno o más tensioactivos para administrar un compuesto de baja solubilidad acuosa.
Protocolo de estabilidad
Para proporcionar una medida de la estabilidad de los compuestos, se pueden disolver aproximadamente 3 mg de un compuesto en 3 mL de mezcla de acetonitrilo/agua (50/50). Se añaden 100 pL de la disolución madre a 20 mL de cada uno de tampón acetato sódico 0,025 M pH 5,0 (A5,0), tampón citrato 0,025 M pH 5,0 (C5,0) y tampón fosfato de sodio 0,025 M pH 7,4 (P7,4). Se mantiene una alícuota de dos mL de cada disolución en un vial de vidrio equipado con una tapa revestida de teflón. Se pueden almacenar dos viales que contienen la disolución a 4 °C o -20 °C como control. Otras alícuotas se pueden someter a esfuerzo a TA, 45 °C o 75 °C para momentos de comprobación de tiempo especificados, por ejemplo 1 día, 1 semana, 2 semanas, 4 semanas, 8 semanas o 12 semanas. Las muestras sometidas a esfuerzo se ensayan por duplicado frente al control usando HPLC. Los resultados se informan en % de degradación. Se estima la estabilidad en almacén preliminar (T90) suponiendo que la tasa de degradación química es el doble cuando la temperatura sube 10 °C.
Se espera que ciertos compuestos desvelados en el presente documento, cuando se prueban, sean suficientemente estables en anaquel.
A partir de la descripción anterior, un experto en la técnica puede determinar fácilmente las características esenciales de la presente invención, y sin apartarse del espíritu y alcance de la misma, puede hacer diversos cambios y modificaciones de la invención para adaptarla a diversos usos y condiciones.
Claims (7)
1. Un compuesto elegido de:


2. Un compuesto según la reivindicación 1, en donde el compuesto es

3. Un compuesto según la reivindicación 1, en donde el compuesto es

o una sal el mismo.
4. Un compuesto según la reivindicación 1, en donde el compuesto es

o una sal el mismo.
5. Un compuesto según cualquiera de las reivindicaciones 1 a 4 para su uso como un medicamento
6. Un compuesto según cualquiera las reivindicaciones 1 a 4, para su uso en el tratamiento de potenciación de la cognición.
7. Una composición farmacéutica que comprende un compuesto según cualquiera de las reivindicaciones 1 a 4, junto con un vehículo farmacéuticamente aceptable.
Applications Claiming Priority (4)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201261718285P | 2012-10-25 | 2012-10-25 | |
| US201261733675P | 2012-12-05 | 2012-12-05 | |
| US201361776937P | 2013-03-12 | 2013-03-12 | |
| PCT/US2013/066645 WO2014066659A1 (en) | 2012-10-25 | 2013-10-24 | Heteroaryl inhibitors of pde4 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2871821T3 true ES2871821T3 (es) | 2021-11-02 |
Family
ID=50545269
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES13848739T Active ES2871821T3 (es) | 2012-10-25 | 2013-10-24 | Inhibidores de heteroarilo de PDE4 |
Country Status (22)
| Country | Link |
|---|---|
| US (8) | US9221843B2 (es) |
| EP (2) | EP3842420B1 (es) |
| JP (1) | JP6289485B2 (es) |
| KR (1) | KR102189560B1 (es) |
| CN (1) | CN104768932B (es) |
| AU (1) | AU2013334236B2 (es) |
| BR (1) | BR112015009168B1 (es) |
| CA (1) | CA2886263C (es) |
| CL (1) | CL2015001068A1 (es) |
| DK (1) | DK2912019T3 (es) |
| ES (1) | ES2871821T3 (es) |
| HR (1) | HRP20230162T1 (es) |
| HU (1) | HUE056251T2 (es) |
| IL (1) | IL238409A (es) |
| LT (1) | LT3842420T (es) |
| MX (1) | MX368959B (es) |
| NZ (1) | NZ705881A (es) |
| PL (1) | PL2912019T3 (es) |
| PT (1) | PT2912019T (es) |
| SG (1) | SG11201502050XA (es) |
| SI (1) | SI3842420T1 (es) |
| WO (1) | WO2014066659A1 (es) |
Families Citing this family (60)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| SI2861566T1 (sl) | 2012-06-13 | 2017-03-31 | F. Hoffmann-La Roche Ag | Novi diazaspirocikloalkan in azaspirocikloalkan |
| PL2900669T3 (pl) | 2012-09-25 | 2020-01-31 | F. Hoffmann-La Roche Ag | Pochodne heksahydropirolo[3,4-C]pirolu i związki pokrewne jako inhibitory autotaksyny (ATX) oraz inhibitory produkcji kwasu lizofosfatydowego (LPA) do leczenia np. chorób nerek |
| WO2014066659A1 (en) | 2012-10-25 | 2014-05-01 | Tetra Discovery Partners, Llc. | Heteroaryl inhibitors of pde4 |
| MX2015009678A (es) * | 2013-02-04 | 2015-11-25 | Gruenenthal Gmbh | Compuestos de pirimidina condensada sustituida con amino en la posicion 4 como inhibidores de fosfodiesterasa 4 (pde4). |
| JP6307525B2 (ja) * | 2013-02-04 | 2018-04-04 | グリュネンタール・ゲゼルシャフト・ミト・ベシュレンクテル・ハフツング | 新規の置換縮合ピリミジン化合物 |
| AR095079A1 (es) | 2013-03-12 | 2015-09-16 | Hoffmann La Roche | Derivados de octahidro-pirrolo[3,4-c]-pirrol y piridina-fenilo |
| AU2014356583B2 (en) | 2013-11-26 | 2019-02-28 | F. Hoffmann-La Roche Ag | New octahydro-cyclobuta (1,2-c;3,4-c')dipyrrol-2-yl |
| CR20160418A (es) | 2014-03-26 | 2016-11-07 | Hoffmann La Roche | Nuevos compuestos biciclicos de 7 eslabones |
| MA50635A (fr) | 2014-03-26 | 2020-08-12 | Hoffmann La Roche | Nouveaux composés bicycliques comme inhibiteurs de la production d'autotaxin (atx) et de l'acide lysophosphatidique |
| WO2016161268A1 (en) | 2015-04-01 | 2016-10-06 | Enanta Pharmaceuticals, Inc. | Hepatitis b antviral agents |
| MA41898A (fr) | 2015-04-10 | 2018-02-13 | Hoffmann La Roche | Dérivés de quinazolinone bicyclique |
| US10738035B2 (en) | 2015-05-13 | 2020-08-11 | Enanta Pharmaceuticals, Inc. | Hepatitis B antiviral agents |
| WO2017011552A1 (en) | 2015-07-13 | 2017-01-19 | Enanta Pharmaceuticals, Inc. | Hepatitis b antiviral agents |
| US10301255B2 (en) | 2015-07-22 | 2019-05-28 | Enanta Pharmaceuticals, Inc. | Hepatitis B antiviral agents |
| EP3344619B1 (en) | 2015-09-04 | 2020-10-28 | H. Hoffnabb-La Roche Ag | Phenoxymethyl derivatives |
| WO2017050747A1 (en) | 2015-09-24 | 2017-03-30 | F. Hoffmann-La Roche Ag | New bicyclic compounds as dual atx/ca inhibitors |
| AU2016328437A1 (en) | 2015-09-24 | 2018-01-25 | F. Hoffmann-La Roche Ag | Bicyclic compounds as ATX inhibitors |
| BR112018006080A2 (pt) | 2015-09-24 | 2018-10-09 | F. Hoffmann-La Roche Ag | novos compostos bicíclicos como inibidores de dupla ação de atx/ca |
| MA42918A (fr) | 2015-09-24 | 2018-08-01 | Hoffmann La Roche | Composés bicycliques utilisés en tant qu'inhibiteurs d'atx |
| WO2017136403A1 (en) | 2016-02-02 | 2017-08-10 | Enanta Pharmaceuticals, Inc. | Hepatitis b antiviral agents |
| KR102398439B1 (ko) | 2016-03-07 | 2022-05-16 | 이난타 파마슈티칼스, 인코포레이티드 | B형 간염 항바이러스제 |
| EP3468561A4 (en) | 2016-06-10 | 2019-12-04 | Enanta Pharmaceuticals, Inc. | Hepatitis b antiviral agents |
| RU2019132254A (ru) | 2017-03-16 | 2021-04-16 | Ф. Хоффманн-Ля Рош Аг | Гетероциклические соединения, пригодные в качестве дуальных ингибиторов atx/ca |
| EP3596060B1 (en) | 2017-03-16 | 2023-09-20 | F. Hoffmann-La Roche AG | New bicyclic compounds as atx inhibitors |
| SG11202001685TA (en) | 2017-08-28 | 2020-03-30 | Enanta Pharm Inc | Hepatitis b antiviral agents |
| US11365204B2 (en) | 2017-09-20 | 2022-06-21 | UNION therapeutics A/S | Substituted dihydrothienopyrimidines and their use as phosphodiesterase inhibitors |
| WO2019113173A1 (en) | 2017-12-06 | 2019-06-13 | Enanta Pharmaceuticals, Inc. | Hepatitis b antiviral agents |
| US10723733B2 (en) | 2017-12-06 | 2020-07-28 | Enanta Pharmaceuticals, Inc. | Hepatitis B antiviral agents |
| WO2019115774A1 (en) | 2017-12-15 | 2019-06-20 | Leo Pharma A/S | Substituted azetidine dihydrothienopyrimidines and their use as phosphodiesterase inhibitors |
| WO2019115776A1 (en) | 2017-12-15 | 2019-06-20 | Leo Pharma A/S | Substituted azetidine dihydrothienopyridines and their use as phosphodiesterase inhibitors |
| US11058678B2 (en) | 2018-01-22 | 2021-07-13 | Enanta Pharmaceuticals, Inc. | Substituted heterocycles as antiviral agents |
| US10729688B2 (en) | 2018-03-29 | 2020-08-04 | Enanta Pharmaceuticals, Inc. | Hepatitis B antiviral agents |
| CA3135420A1 (en) * | 2018-04-05 | 2019-10-10 | Universiteit Hasselt | Selective pde4d inhibitors against demyelinating diseases |
| CN108997394A (zh) * | 2018-06-12 | 2018-12-14 | 广州百霆医药科技有限公司 | 苯并氧杂硼杂环戊烷类化合物及其制备方法 |
| TW202024093A (zh) | 2018-09-21 | 2020-07-01 | 美商安塔製藥公司 | 作為抗病毒劑之官能化雜環 |
| KR102576125B1 (ko) * | 2018-10-05 | 2023-09-08 | 화이자 인코포레이티드 | 붕소 함유 pde4 억제제 |
| EP3883570A4 (en) | 2018-11-21 | 2022-07-13 | Enanta Pharmaceuticals, Inc. | FUNCTIONALIZED HETEROCYCLES AS ANTIVIRAL AGENTS |
| CN111635400A (zh) | 2019-03-02 | 2020-09-08 | 察略盛医药科技(上海)有限公司 | 吡唑并[1,5-a]吡啶类衍生物、及其制备方法和用途 |
| WO2020214874A1 (en) * | 2019-04-18 | 2020-10-22 | Tetra Discovery Partners, Inc. | Salts and polymorphs of a pde4 inhibitor |
| EP3969458A4 (en) | 2019-05-13 | 2023-05-17 | Borah, Inc. | CHEMICAL COMPOUNDS |
| WO2020247444A1 (en) | 2019-06-03 | 2020-12-10 | Enanta Pharmaceuticals, Inc, | Hepatitis b antiviral agents |
| US11472808B2 (en) | 2019-06-04 | 2022-10-18 | Enanta Pharmaceuticals, Inc. | Substituted pyrrolo[1,2-c]pyrimidines as hepatitis B antiviral agents |
| WO2020247561A1 (en) | 2019-06-04 | 2020-12-10 | Enanta Pharmaceuticals, Inc, | Hepatitis b antiviral agents |
| EP3994142A4 (en) | 2019-07-03 | 2023-09-06 | Borah, Inc. | CHEMICAL COMPOUNDS |
| WO2021007488A1 (en) | 2019-07-11 | 2021-01-14 | Enanta Pharmaceuticals, Inc. | Substituted heterocycles as antiviral agents |
| WO2021055425A2 (en) | 2019-09-17 | 2021-03-25 | Enanta Pharmaceuticals, Inc. | Functionalized heterocycles as antiviral agents |
| US11802125B2 (en) | 2020-03-16 | 2023-10-31 | Enanta Pharmaceuticals, Inc. | Functionalized heterocyclic compounds as antiviral agents |
| CN114149410B (zh) * | 2020-09-07 | 2025-02-25 | 四川科伦博泰生物医药股份有限公司 | 吡啶并环类化合物及其制备方法和用途 |
| US20240116856A1 (en) * | 2020-11-05 | 2024-04-11 | Young Biopharma, Llc | Novel capsaicin analogs and uses thereof |
| EP4748445A3 (en) * | 2020-12-25 | 2026-06-03 | Reistone Biopharma Company Limited | Borate derivative and uses thereof |
| CN115521946B (zh) * | 2022-10-14 | 2024-06-21 | 浙江玖世生物科技有限公司 | 一种TiOx基光酶催化剂合成(R)-1-[3,5-二(三氟甲基)]苯乙醇的方法 |
| JPWO2024135840A1 (es) * | 2022-12-23 | 2024-06-27 | ||
| CN118871444A (zh) * | 2023-02-28 | 2024-10-29 | 上海翊石医药科技有限公司 | 二氢噻吩并嘧啶衍生物的制备方法和用途 |
| EP4678644A1 (en) | 2023-04-13 | 2026-01-14 | Shanghai Yidi Biotechnology Co., Ltd. | Substituted dihydrothienopyrimidine compound, preparation method therefor, and use thereof |
| GB202306663D0 (en) | 2023-05-05 | 2023-06-21 | Union Therapeutics As | Combination therapy |
| CN122421966A (zh) | 2023-10-12 | 2026-07-17 | 傲拓神经科学公司 | 用替伐普兰治疗神经精神病症 |
| CN120398908A (zh) * | 2024-02-01 | 2025-08-01 | 艾派克斯生物科技有限公司 | Pde4b抑制剂及其药物组合物和用途 |
| WO2025221488A1 (en) | 2024-04-16 | 2025-10-23 | Alto Neuroscience, Inc. | Transdermal administration of pde4 inhibitors for reduction in adverse events |
| WO2025240378A1 (en) * | 2024-05-13 | 2025-11-20 | Board Of Regents Of The University Of Nebraska | Inhibitors of phosphodiesterases |
| KR20260015118A (ko) * | 2024-07-24 | 2026-02-02 | 제일약품주식회사 | 디하이드로티오피라노피리미딘 화합물 및 이의 용도 |
Family Cites Families (21)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| DK23392D0 (da) | 1992-02-24 | 1992-02-24 | Novo Nordisk As | Heterocykliske forbindelser, deres anvendelse og fremstilling |
| FR2754260B1 (fr) | 1996-10-04 | 1998-10-30 | Adir | Nouveaux derives substitues de biphenyle ou de phenylpyridine, leur procede de preparation et les compositions pharmaceutiques qui les contiennent |
| AU5648599A (en) * | 1998-09-11 | 2000-04-03 | Kyorin Pharmaceutical Co. Ltd. | Phosphonic ester derivatives and process for producing the same |
| ATE368657T1 (de) | 2002-03-08 | 2007-08-15 | Lilly Co Eli | Pyrrol-2,5-dion derivate und deren verwendung als gsk-3 inhibitoren |
| US20050014767A1 (en) | 2003-01-29 | 2005-01-20 | Magnus Pfahl | Benzoxazole, benzothiazole, and benzimidazole derivatives for the treatment of cancer and other diseases |
| JP2006123639A (ja) | 2004-10-27 | 2006-05-18 | Mitsubishi Electric Corp | ホームドア状態認識システム |
| WO2006123639A1 (ja) * | 2005-05-18 | 2006-11-23 | Asahi Kasei Pharma Corporation | ピリミジン誘導体 |
| US20060293343A1 (en) * | 2005-05-18 | 2006-12-28 | Asahi Kasei Pharma Corporation | Pyrimidine derivatives |
| US7919519B2 (en) | 2005-11-23 | 2011-04-05 | Epix Pharmaceuticals Inc. | S1P receptor modulating compounds and use thereof |
| WO2009146388A1 (en) | 2008-05-28 | 2009-12-03 | The Trustees Of Columbia University In The City Of New York | Voxel-based methods for assessing subjects using positron emission tomography |
| WO2010027975A1 (en) * | 2008-09-04 | 2010-03-11 | Anacor Pharmaceuticals, Inc. | Boron-containing small molecules |
| RU2380890C1 (ru) | 2008-10-17 | 2010-02-10 | Государственное образовательное учреждение высшего профессионального образования Марийский государственный технический университет | Способ испытания травяного покрова на прирусловой пойме реки |
| WO2010059838A2 (en) | 2008-11-20 | 2010-05-27 | Decode Genetics Ehf | Pde4 inhibitors selective for the long form of pde4 for treating inflammation and avoiding side effects |
| JP2012519160A (ja) * | 2009-02-27 | 2012-08-23 | ベーリンガー インゲルハイム インターナショナル ゲゼルシャフト ミット ベシュレンクテル ハフツング | Pde4阻害剤及びnsaidを含有する組み合わせ薬 |
| EP2380890A1 (en) * | 2010-04-23 | 2011-10-26 | Almirall, S.A. | New 7,8-dihydro-1,6-naphthyridin-5(6h)-one-derivatives as PDE4 inhibitors |
| US8889123B2 (en) | 2010-08-19 | 2014-11-18 | Allergan, Inc. | Compositions and soft tissue replacement methods |
| WO2014066659A1 (en) * | 2012-10-25 | 2014-05-01 | Tetra Discovery Partners, Llc. | Heteroaryl inhibitors of pde4 |
| JP6307525B2 (ja) * | 2013-02-04 | 2018-04-04 | グリュネンタール・ゲゼルシャフト・ミト・ベシュレンクテル・ハフツング | 新規の置換縮合ピリミジン化合物 |
| WO2015048407A1 (en) | 2013-09-26 | 2015-04-02 | Tetra Discovery Partners, LLC | Heteroaryl inhibitors of pde4 |
| WO2016049595A1 (en) | 2014-09-26 | 2016-03-31 | Tetra Discovery Partners, LLC | Heteroaryl inhibitors of pde4 |
| WO2020214874A1 (en) * | 2019-04-18 | 2020-10-22 | Tetra Discovery Partners, Inc. | Salts and polymorphs of a pde4 inhibitor |
-
2013
- 2013-10-24 WO PCT/US2013/066645 patent/WO2014066659A1/en not_active Ceased
- 2013-10-24 JP JP2015539801A patent/JP6289485B2/ja active Active
- 2013-10-24 US US14/349,688 patent/US9221843B2/en active Active
- 2013-10-24 SI SI201332034T patent/SI3842420T1/sl unknown
- 2013-10-24 HU HUE13848739A patent/HUE056251T2/hu unknown
- 2013-10-24 LT LTEP21156065.1T patent/LT3842420T/lt unknown
- 2013-10-24 PT PT138487392T patent/PT2912019T/pt unknown
- 2013-10-24 MX MX2015005015A patent/MX368959B/es active IP Right Grant
- 2013-10-24 DK DK13848739.2T patent/DK2912019T3/da active
- 2013-10-24 SG SG11201502050XA patent/SG11201502050XA/en unknown
- 2013-10-24 ES ES13848739T patent/ES2871821T3/es active Active
- 2013-10-24 NZ NZ705881A patent/NZ705881A/en unknown
- 2013-10-24 EP EP21156065.1A patent/EP3842420B1/en active Active
- 2013-10-24 HR HRP20230162TT patent/HRP20230162T1/hr unknown
- 2013-10-24 CA CA2886263A patent/CA2886263C/en active Active
- 2013-10-24 BR BR112015009168-7A patent/BR112015009168B1/pt active IP Right Grant
- 2013-10-24 CN CN201380055959.9A patent/CN104768932B/zh active Active
- 2013-10-24 EP EP13848739.2A patent/EP2912019B1/en active Active
- 2013-10-24 AU AU2013334236A patent/AU2013334236B2/en active Active
- 2013-10-24 PL PL13848739T patent/PL2912019T3/pl unknown
- 2013-10-24 KR KR1020157010502A patent/KR102189560B1/ko active Active
-
2015
- 2015-04-21 IL IL238409A patent/IL238409A/en active IP Right Grant
- 2015-04-24 CL CL2015001068A patent/CL2015001068A1/es unknown
- 2015-11-11 US US14/938,544 patent/US9777024B2/en active Active
-
2017
- 2017-08-18 US US15/680,842 patent/US10093686B2/en active Active
-
2018
- 2018-08-24 US US16/111,700 patent/US10364258B2/en active Active
-
2019
- 2019-04-26 US US16/396,457 patent/US10626129B2/en active Active
-
2020
- 2020-02-04 US US16/781,748 patent/US11401286B2/en active Active
-
2022
- 2022-06-23 US US17/808,439 patent/US11767334B2/en active Active
-
2023
- 2023-07-11 US US18/350,452 patent/US12264169B2/en active Active
Also Published As
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP2912019B1 (en) | Heteroaryl inhibitors of pde4 | |
| EP3129023B1 (en) | Potent soluble epoxide hydrolase inhibitors | |
| US7745646B2 (en) | Bicyclic heteroaryl inhibitors of PDE4 | |
| US10800775B2 (en) | Pyrazolyl pyrrolo[2,3-b]pyrmidine-5-carboxylate analogs and methods of making the same | |
| ES2263810T3 (es) | Derivados de triazolil-imidazopiridina y de triazolilpurinas utiles como ligandos del receptor de adenosina a2a y su uso com medicamentos. | |
| US20090275586A1 (en) | Heterocyclic inhibitors of pde4 | |
| BR112020008850A2 (pt) | composto, composição farmacêutica e método para tratar uma doença mediada por jak1 e jak3 | |
| US8138205B2 (en) | Heteroarylalkoxy-substituted quinolone inhibitors of PDE4 | |
| TW200404531A (en) | Synergistic combinations | |
| ES2770047T3 (es) | Compuestos de azetidiniloxifenilpirrolidina | |
| US20130116279A1 (en) | Bicyclic heteroaryl inhibitors of pde4 | |
| ES2775674T3 (es) | Compuestos de 6,7-dihidro-5H-pirazolo[5,1-b][1,3]oxazina-2-carboxamida | |
| US20150328227A1 (en) | Arylpyridinone itk inhibitors for treating inflammation and cancer | |
| US20100105729A1 (en) | Aryl-substituted heterocyclic pde4 inhibitors as anti-inflammatory agents | |
| KR20250114139A (ko) | 치환된 테트라하이드로피롤로-피리디논 화합물 및 의학적 병태 치료에서의 이의 용도 | |
| MXPA02007003A (es) | Metodo para la ansiedad. | |
| EP4634182A1 (en) | Substituted tetrahydropyrrolo-pyridinone compounds and their use in treating medical conditions | |
| WO2016049595A1 (en) | Heteroaryl inhibitors of pde4 | |
| HK1208026B (en) | Heteroaryl inhibitors of pde4 | |
| US20150086480A1 (en) | Heteroaryl inhibitors of pde4 | |
| HK1233944B (en) | Potent soluble epoxide hydrolase inhibitors |