ES2906107T3 - Usos novedosos - Google Patents
Usos novedosos Download PDFInfo
- Publication number
- ES2906107T3 ES2906107T3 ES17849790T ES17849790T ES2906107T3 ES 2906107 T3 ES2906107 T3 ES 2906107T3 ES 17849790 T ES17849790 T ES 17849790T ES 17849790 T ES17849790 T ES 17849790T ES 2906107 T3 ES2906107 T3 ES 2906107T3
- Authority
- ES
- Spain
- Prior art keywords
- alkyl
- pde1
- pde1 inhibitor
- phenyl
- aryl
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
- 150000001875 compounds Chemical class 0.000 claims abstract description 129
- 229940121836 Phosphodiesterase 1 inhibitor Drugs 0.000 claims abstract description 116
- -1 tetrahydro-2H-pyran-4-yl Chemical group 0.000 claims abstract description 55
- 208000036110 Neuroinflammatory disease Diseases 0.000 claims abstract description 37
- 230000003959 neuroinflammation Effects 0.000 claims abstract description 37
- 208000037265 diseases, disorders, signs and symptoms Diseases 0.000 claims abstract description 36
- 125000003118 aryl group Chemical group 0.000 claims abstract description 32
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims abstract description 31
- 150000003839 salts Chemical class 0.000 claims abstract description 29
- 238000011282 treatment Methods 0.000 claims abstract description 29
- 125000004169 (C1-C6) alkyl group Chemical group 0.000 claims abstract description 27
- 201000010099 disease Diseases 0.000 claims abstract description 24
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims abstract description 24
- 229910052736 halogen Inorganic materials 0.000 claims abstract description 23
- 125000005843 halogen group Chemical group 0.000 claims abstract description 22
- 125000001072 heteroaryl group Chemical group 0.000 claims abstract description 20
- 230000002025 microglial effect Effects 0.000 claims abstract description 20
- 125000004178 (C1-C4) alkyl group Chemical group 0.000 claims abstract description 19
- 150000002367 halogens Chemical class 0.000 claims abstract description 19
- 125000000217 alkyl group Chemical group 0.000 claims abstract description 18
- 229910052731 fluorine Inorganic materials 0.000 claims abstract description 15
- 229910052801 chlorine Inorganic materials 0.000 claims abstract description 14
- 208000035475 disorder Diseases 0.000 claims abstract description 12
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 claims abstract description 12
- 125000005842 heteroatom Chemical group 0.000 claims abstract description 12
- 238000011321 prophylaxis Methods 0.000 claims abstract description 11
- 125000004076 pyridyl group Chemical group 0.000 claims abstract description 10
- 125000002023 trifluoromethyl group Chemical group FC(F)(F)* 0.000 claims abstract description 10
- 125000001255 4-fluorophenyl group Chemical group [H]C1=C([H])C(*)=C([H])C([H])=C1F 0.000 claims abstract description 9
- 125000003710 aryl alkyl group Chemical group 0.000 claims abstract description 9
- 229910052799 carbon Inorganic materials 0.000 claims abstract description 9
- 229910052757 nitrogen Inorganic materials 0.000 claims abstract description 9
- IJGRMHOSHXDMSA-UHFFFAOYSA-N Atomic nitrogen Chemical compound N#N IJGRMHOSHXDMSA-UHFFFAOYSA-N 0.000 claims abstract description 8
- 125000001188 haloalkyl group Chemical group 0.000 claims abstract description 7
- 125000004105 2-pyridyl group Chemical group N1=C([*])C([H])=C([H])C([H])=C1[H] 0.000 claims abstract description 6
- 125000002102 aryl alkyloxo group Chemical group 0.000 claims abstract description 6
- 125000004429 atom Chemical group 0.000 claims abstract description 6
- 229910052794 bromium Inorganic materials 0.000 claims abstract description 6
- 125000000753 cycloalkyl group Chemical group 0.000 claims abstract description 6
- 125000000843 phenylene group Chemical group C1(=C(C=CC=C1)*)* 0.000 claims abstract description 6
- 125000002924 primary amino group Chemical group [H]N([H])* 0.000 claims abstract description 6
- HBAQYPYDRFILMT-UHFFFAOYSA-N 8-[3-(1-cyclopropylpyrazol-4-yl)-1H-pyrazolo[4,3-d]pyrimidin-5-yl]-3-methyl-3,8-diazabicyclo[3.2.1]octan-2-one Chemical class C1(CC1)N1N=CC(=C1)C1=NNC2=C1N=C(N=C2)N1C2C(N(CC1CC2)C)=O HBAQYPYDRFILMT-UHFFFAOYSA-N 0.000 claims abstract description 4
- 125000001113 thiadiazolyl group Chemical group 0.000 claims abstract description 4
- 125000004191 (C1-C6) alkoxy group Chemical group 0.000 claims abstract description 3
- 125000003161 (C1-C6) alkylene group Chemical group 0.000 claims abstract description 3
- 125000006272 (C3-C7) cycloalkyl group Chemical group 0.000 claims abstract description 3
- 125000004512 1,2,3-thiadiazol-4-yl group Chemical group S1N=NC(=C1)* 0.000 claims abstract description 3
- 125000004066 1-hydroxyethyl group Chemical group [H]OC([H])([*])C([H])([H])[H] 0.000 claims abstract description 3
- 125000004203 4-hydroxyphenyl group Chemical group [H]OC1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims abstract description 3
- 125000006577 C1-C6 hydroxyalkyl group Chemical group 0.000 claims abstract description 3
- LVZWSLJZHVFIQJ-UHFFFAOYSA-N Cyclopropane Chemical compound C1CC1 LVZWSLJZHVFIQJ-UHFFFAOYSA-N 0.000 claims abstract description 3
- 125000004453 alkoxycarbonyl group Chemical group 0.000 claims abstract description 3
- 125000004390 alkyl sulfonyl group Chemical group 0.000 claims abstract description 3
- 125000004419 alkynylene group Chemical group 0.000 claims abstract description 3
- IYABWNGZIDDRAK-UHFFFAOYSA-N allene Chemical group C=C=C IYABWNGZIDDRAK-UHFFFAOYSA-N 0.000 claims abstract description 3
- 125000002490 anilino group Chemical group [H]N(*)C1=C([H])C([H])=C([H])C([H])=C1[H] 0.000 claims abstract description 3
- 125000001769 aryl amino group Chemical group 0.000 claims abstract description 3
- 125000005129 aryl carbonyl group Chemical group 0.000 claims abstract description 3
- 125000000732 arylene group Chemical group 0.000 claims abstract description 3
- 125000003236 benzoyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C(*)=O 0.000 claims abstract description 3
- 125000001797 benzyl group Chemical group [H]C1=C([H])C([H])=C(C([H])=C1[H])C([H])([H])* 0.000 claims abstract description 3
- 125000000113 cyclohexyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C([H])([H])C1([H])[H] 0.000 claims abstract description 3
- 125000001511 cyclopentyl group Chemical group [H]C1([H])C([H])([H])C([H])([H])C([H])(*)C1([H])[H] 0.000 claims abstract description 3
- 125000002720 diazolyl group Chemical group 0.000 claims abstract description 3
- 125000001207 fluorophenyl group Chemical group 0.000 claims abstract description 3
- 125000004446 heteroarylalkyl group Chemical group 0.000 claims abstract description 3
- 125000005241 heteroarylamino group Chemical group 0.000 claims abstract description 3
- 125000005223 heteroarylcarbonyl group Chemical group 0.000 claims abstract description 3
- 125000005549 heteroarylene group Chemical group 0.000 claims abstract description 3
- 125000004464 hydroxyphenyl group Chemical group 0.000 claims abstract description 3
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 claims abstract description 3
- 125000000956 methoxy group Chemical group [H]C([H])([H])O* 0.000 claims abstract description 3
- 125000004170 methylsulfonyl group Chemical group [H]C([H])([H])S(*)(=O)=O 0.000 claims abstract description 3
- 125000002757 morpholinyl group Chemical group 0.000 claims abstract description 3
- QJGQUHMNIGDVPM-UHFFFAOYSA-N nitrogen group Chemical group [N] QJGQUHMNIGDVPM-UHFFFAOYSA-N 0.000 claims abstract description 3
- 125000005551 pyridylene group Chemical group 0.000 claims abstract description 3
- 125000003831 tetrazolyl group Chemical group 0.000 claims abstract description 3
- 125000001425 triazolyl group Chemical group 0.000 claims abstract description 3
- 125000004356 hydroxy functional group Chemical group O* 0.000 claims abstract 2
- 230000014509 gene expression Effects 0.000 claims description 68
- 102000004127 Cytokines Human genes 0.000 claims description 44
- 108090000695 Cytokines Proteins 0.000 claims description 44
- 230000000694 effects Effects 0.000 claims description 42
- 210000000274 microglia Anatomy 0.000 claims description 27
- 230000004044 response Effects 0.000 claims description 26
- 210000004556 brain Anatomy 0.000 claims description 25
- 230000004054 inflammatory process Effects 0.000 claims description 25
- 206010061218 Inflammation Diseases 0.000 claims description 24
- 230000000770 proinflammatory effect Effects 0.000 claims description 24
- 108700012920 TNF Proteins 0.000 claims description 22
- HJORMJIFDVBMOB-UHFFFAOYSA-N rolipram Chemical compound COC1=CC=C(C2CC(=O)NC2)C=C1OC1CCCC1 HJORMJIFDVBMOB-UHFFFAOYSA-N 0.000 claims description 20
- 229950005741 rolipram Drugs 0.000 claims description 20
- 230000003110 anti-inflammatory effect Effects 0.000 claims description 18
- 230000004913 activation Effects 0.000 claims description 15
- 208000024827 Alzheimer disease Diseases 0.000 claims description 14
- 208000018737 Parkinson disease Diseases 0.000 claims description 14
- 206010002026 amyotrophic lateral sclerosis Diseases 0.000 claims description 14
- 108090001005 Interleukin-6 Proteins 0.000 claims description 13
- 201000006417 multiple sclerosis Diseases 0.000 claims description 13
- 208000014912 Central Nervous System Infections Diseases 0.000 claims description 12
- 229940123932 Phosphodiesterase 4 inhibitor Drugs 0.000 claims description 11
- 239000002587 phosphodiesterase IV inhibitor Substances 0.000 claims description 11
- 238000004519 manufacturing process Methods 0.000 claims description 10
- MWUXSHHQAYIFBG-UHFFFAOYSA-N Nitric oxide Chemical compound O=[N] MWUXSHHQAYIFBG-UHFFFAOYSA-N 0.000 claims description 8
- 230000002159 abnormal effect Effects 0.000 claims description 8
- 230000001684 chronic effect Effects 0.000 claims description 8
- 208000027866 inflammatory disease Diseases 0.000 claims description 8
- 239000003642 reactive oxygen metabolite Substances 0.000 claims description 8
- 230000002829 reductive effect Effects 0.000 claims description 8
- 229940124834 selective serotonin reuptake inhibitor Drugs 0.000 claims description 8
- 239000012896 selective serotonin reuptake inhibitor Substances 0.000 claims description 8
- 208000019901 Anxiety disease Diseases 0.000 claims description 6
- 208000006096 Attention Deficit Disorder with Hyperactivity Diseases 0.000 claims description 6
- 208000036864 Attention deficit/hyperactivity disease Diseases 0.000 claims description 6
- 208000020925 Bipolar disease Diseases 0.000 claims description 6
- 101150052909 CCL2 gene Proteins 0.000 claims description 6
- 206010008111 Cerebral haemorrhage Diseases 0.000 claims description 6
- 206010012289 Dementia Diseases 0.000 claims description 6
- 206010021143 Hypoxia Diseases 0.000 claims description 6
- 102000003814 Interleukin-10 Human genes 0.000 claims description 6
- 108090000174 Interleukin-10 Proteins 0.000 claims description 6
- 208000016604 Lyme disease Diseases 0.000 claims description 6
- 208000024777 Prion disease Diseases 0.000 claims description 6
- 208000030886 Traumatic Brain injury Diseases 0.000 claims description 6
- 229940123445 Tricyclic antidepressant Drugs 0.000 claims description 6
- 230000036506 anxiety Effects 0.000 claims description 6
- 208000015802 attention deficit-hyperactivity disease Diseases 0.000 claims description 6
- 238000002512 chemotherapy Methods 0.000 claims description 6
- 230000003210 demyelinating effect Effects 0.000 claims description 6
- 230000007954 hypoxia Effects 0.000 claims description 6
- 230000001506 immunosuppresive effect Effects 0.000 claims description 6
- 208000035231 inattentive type attention deficit hyperactivity disease Diseases 0.000 claims description 6
- 208000020658 intracerebral hemorrhage Diseases 0.000 claims description 6
- 230000000626 neurodegenerative effect Effects 0.000 claims description 6
- 239000002858 neurotransmitter agent Substances 0.000 claims description 6
- 208000028173 post-traumatic stress disease Diseases 0.000 claims description 6
- 210000003994 retinal ganglion cell Anatomy 0.000 claims description 6
- 201000000980 schizophrenia Diseases 0.000 claims description 6
- 230000009529 traumatic brain injury Effects 0.000 claims description 6
- 239000003029 tricyclic antidepressant agent Substances 0.000 claims description 6
- 229940121991 Serotonin and norepinephrine reuptake inhibitor Drugs 0.000 claims description 5
- 239000003693 atypical antipsychotic agent Substances 0.000 claims description 5
- 230000006720 chronic neuroinflammation Effects 0.000 claims description 5
- 239000003775 serotonin noradrenalin reuptake inhibitor Substances 0.000 claims description 5
- 239000000935 antidepressant agent Substances 0.000 claims description 4
- 230000004083 survival effect Effects 0.000 claims description 4
- RTHCYVBBDHJXIQ-MRXNPFEDSA-N (R)-fluoxetine Chemical compound O([C@H](CCNC)C=1C=CC=CC=1)C1=CC=C(C(F)(F)F)C=C1 RTHCYVBBDHJXIQ-MRXNPFEDSA-N 0.000 claims description 3
- HOIIHACBCFLJET-SFTDATJTSA-N 4-((6br,10as)-3-methyl-2,3,6b,9,10,10a-hexahydro-1h-pyrido-[3',4':4,5]-pyrrolo[1,2,3-de]quinoxalin-8-(7h)-yl)-1-(4-fluorophenyl)-1-butanone Chemical compound C([C@@H]1N2CCN(C=3C=CC=C(C2=3)[C@@H]1C1)C)CN1CCCC(=O)C1=CC=C(F)C=C1 HOIIHACBCFLJET-SFTDATJTSA-N 0.000 claims description 3
- 229960002464 fluoxetine Drugs 0.000 claims description 3
- 229950003467 lumateperone Drugs 0.000 claims description 3
- 101001117089 Drosophila melanogaster Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1 Proteins 0.000 claims 4
- 239000002158 endotoxin Substances 0.000 description 134
- 229920006008 lipopolysaccharide Polymers 0.000 description 133
- 210000004027 cell Anatomy 0.000 description 60
- 101001117086 Dictyostelium discoideum cAMP/cGMP-dependent 3',5'-cAMP/cGMP phosphodiesterase A Proteins 0.000 description 44
- ZPIAAFIYOPWWJL-RFPXDPOKSA-N (11R,15S)-5-anilino-4-[[4-(6-fluoropyridin-2-yl)phenyl]methyl]-8-methyl-1,3,4,8,10-pentazatetracyclo[7.6.0.02,6.011,15]pentadeca-2,5,9-trien-7-one phosphoric acid Chemical compound OP(O)(O)=O.N1([C@H]2CCC[C@H]2N=C1N(C(C1=C2NC=3C=CC=CC=3)=O)C)C1=NN2CC(C=C1)=CC=C1C1=CC=CC(F)=N1 ZPIAAFIYOPWWJL-RFPXDPOKSA-N 0.000 description 42
- 108090000623 proteins and genes Proteins 0.000 description 41
- 238000000034 method Methods 0.000 description 37
- 230000005764 inhibitory process Effects 0.000 description 36
- 241000699670 Mus sp. Species 0.000 description 29
- ZOOGRGPOEVQQDX-KHLHZJAASA-N cyclic guanosine monophosphate Chemical compound C([C@H]1O2)O[P@](O)(=O)O[C@@H]1[C@H](O)[C@H]2N1C(N=C(NC2=O)N)=C2N=C1 ZOOGRGPOEVQQDX-KHLHZJAASA-N 0.000 description 26
- 102100024318 Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1B Human genes 0.000 description 25
- 101001117099 Homo sapiens Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1B Proteins 0.000 description 25
- 230000002757 inflammatory effect Effects 0.000 description 25
- 102000002723 Atrial Natriuretic Factor Human genes 0.000 description 24
- 101800001288 Atrial natriuretic factor Proteins 0.000 description 24
- 101800001890 Atrial natriuretic peptide Proteins 0.000 description 24
- NSQLIUXCMFBZME-MPVJKSABSA-N carperitide Chemical compound C([C@H]1C(=O)NCC(=O)NCC(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CCSC)C(=O)N[C@@H](CC(O)=O)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@H](C(NCC(=O)N[C@@H](C)C(=O)N[C@@H](CCC(N)=O)C(=O)N[C@@H](CO)C(=O)NCC(=O)N[C@@H](CC(C)C)C(=O)NCC(=O)N[C@@H](CSSC[C@@H](C(=O)N1)NC(=O)[C@H](CO)NC(=O)[C@H](CO)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CCCNC(N)=N)NC(=O)[C@H](CC(C)C)NC(=O)[C@@H](N)CO)C(=O)N[C@@H](CC(N)=O)C(=O)N[C@@H](CO)C(=O)N[C@@H](CC=1C=CC=CC=1)C(=O)N[C@@H](CCCNC(N)=N)C(=O)N[C@@H](CC=1C=CC(O)=CC=1)C(O)=O)=O)[C@@H](C)CC)C1=CC=CC=C1 NSQLIUXCMFBZME-MPVJKSABSA-N 0.000 description 24
- 238000002474 experimental method Methods 0.000 description 23
- 108020004999 messenger RNA Proteins 0.000 description 23
- 239000003981 vehicle Substances 0.000 description 22
- 108090001050 Phosphoric Diester Hydrolases Proteins 0.000 description 20
- 102000004861 Phosphoric Diester Hydrolases Human genes 0.000 description 20
- 102100040247 Tumor necrosis factor Human genes 0.000 description 18
- 239000003112 inhibitor Substances 0.000 description 17
- OHCQJHSOBUTRHG-KGGHGJDLSA-N FORSKOLIN Chemical compound O=C([C@@]12O)C[C@](C)(C=C)O[C@]1(C)[C@@H](OC(=O)C)[C@@H](O)[C@@H]1[C@]2(C)[C@@H](O)CCC1(C)C OHCQJHSOBUTRHG-KGGHGJDLSA-N 0.000 description 16
- 210000002966 serum Anatomy 0.000 description 15
- 102100020881 Interleukin-1 alpha Human genes 0.000 description 13
- 241000699666 Mus <mouse, genus> Species 0.000 description 13
- 239000000651 prodrug Chemical group 0.000 description 13
- 229940002612 prodrug Drugs 0.000 description 13
- IVOMOUWHDPKRLL-KQYNXXCUSA-N Cyclic adenosine monophosphate Chemical compound C([C@H]1O2)OP(O)(=O)O[C@H]1[C@@H](O)[C@@H]2N1C(N=CN=C2N)=C2N=C1 IVOMOUWHDPKRLL-KQYNXXCUSA-N 0.000 description 12
- 102000004190 Enzymes Human genes 0.000 description 12
- 108090000790 Enzymes Proteins 0.000 description 12
- 230000037361 pathway Effects 0.000 description 12
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 11
- 230000031018 biological processes and functions Effects 0.000 description 11
- 230000001965 increasing effect Effects 0.000 description 11
- 101000611183 Homo sapiens Tumor necrosis factor Proteins 0.000 description 10
- 102000004889 Interleukin-6 Human genes 0.000 description 10
- 238000003559 RNA-seq method Methods 0.000 description 10
- 239000002253 acid Substances 0.000 description 10
- 125000004122 cyclic group Chemical group 0.000 description 10
- 230000000638 stimulation Effects 0.000 description 10
- 230000006870 function Effects 0.000 description 9
- 125000002887 hydroxy group Chemical group [H]O* 0.000 description 9
- 230000028709 inflammatory response Effects 0.000 description 9
- SUZLHDUTVMZSEV-UHFFFAOYSA-N Deoxycoleonol Natural products C12C(=O)CC(C)(C=C)OC2(C)C(OC(=O)C)C(O)C2C1(C)C(O)CCC2(C)C SUZLHDUTVMZSEV-UHFFFAOYSA-N 0.000 description 8
- 108060008682 Tumor Necrosis Factor Proteins 0.000 description 8
- 238000003556 assay Methods 0.000 description 8
- OHCQJHSOBUTRHG-UHFFFAOYSA-N colforsin Natural products OC12C(=O)CC(C)(C=C)OC1(C)C(OC(=O)C)C(O)C1C2(C)C(O)CCC1(C)C OHCQJHSOBUTRHG-UHFFFAOYSA-N 0.000 description 8
- 230000007423 decrease Effects 0.000 description 8
- 230000001419 dependent effect Effects 0.000 description 8
- 150000002148 esters Chemical class 0.000 description 8
- 210000002540 macrophage Anatomy 0.000 description 8
- 238000004458 analytical method Methods 0.000 description 7
- 230000008859 change Effects 0.000 description 7
- 231100000673 dose–response relationship Toxicity 0.000 description 7
- 210000001577 neostriatum Anatomy 0.000 description 7
- 230000035882 stress Effects 0.000 description 7
- 108091032973 (ribonucleotides)n+m Proteins 0.000 description 6
- OYPRJOBELJOOCE-UHFFFAOYSA-N Calcium Chemical compound [Ca] OYPRJOBELJOOCE-UHFFFAOYSA-N 0.000 description 6
- 101100296720 Dictyostelium discoideum Pde4 gene Proteins 0.000 description 6
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 6
- 101100082610 Plasmodium falciparum (isolate 3D7) PDEdelta gene Proteins 0.000 description 6
- 238000011529 RT qPCR Methods 0.000 description 6
- 239000011575 calcium Substances 0.000 description 6
- 229910052791 calcium Inorganic materials 0.000 description 6
- 125000003178 carboxy group Chemical group [H]OC(*)=O 0.000 description 6
- 239000000460 chlorine Substances 0.000 description 6
- 230000007267 depressive like behavior Effects 0.000 description 6
- 238000001727 in vivo Methods 0.000 description 6
- 230000003834 intracellular effect Effects 0.000 description 6
- LVTJOONKWUXEFR-FZRMHRINSA-N protoneodioscin Natural products O(C[C@@H](CC[C@]1(O)[C@H](C)[C@@H]2[C@]3(C)[C@H]([C@H]4[C@@H]([C@]5(C)C(=CC4)C[C@@H](O[C@@H]4[C@H](O[C@H]6[C@@H](O)[C@@H](O)[C@@H](O)[C@H](C)O6)[C@@H](O)[C@H](O[C@H]6[C@@H](O)[C@@H](O)[C@@H](O)[C@H](C)O6)[C@H](CO)O4)CC5)CC3)C[C@@H]2O1)C)[C@H]1[C@H](O)[C@H](O)[C@H](O)[C@@H](CO)O1 LVTJOONKWUXEFR-FZRMHRINSA-N 0.000 description 6
- 229920006395 saturated elastomer Polymers 0.000 description 6
- 125000001424 substituent group Chemical group 0.000 description 6
- 238000012360 testing method Methods 0.000 description 6
- 230000003827 upregulation Effects 0.000 description 6
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 5
- 210000004369 blood Anatomy 0.000 description 5
- 239000008280 blood Substances 0.000 description 5
- 210000003169 central nervous system Anatomy 0.000 description 5
- 239000003153 chemical reaction reagent Substances 0.000 description 5
- 230000006698 induction Effects 0.000 description 5
- 230000002401 inhibitory effect Effects 0.000 description 5
- 230000001404 mediated effect Effects 0.000 description 5
- 230000005012 migration Effects 0.000 description 5
- 238000013508 migration Methods 0.000 description 5
- 230000002314 neuroinflammatory effect Effects 0.000 description 5
- 238000003753 real-time PCR Methods 0.000 description 5
- RQFCJASXJCIDSX-UHFFFAOYSA-N 14C-Guanosin-5'-monophosphat Natural products C1=2NC(N)=NC(=O)C=2N=CN1C1OC(COP(O)(O)=O)C(O)C1O RQFCJASXJCIDSX-UHFFFAOYSA-N 0.000 description 4
- 101150062345 CX3CR1 gene Proteins 0.000 description 4
- 102000019034 Chemokines Human genes 0.000 description 4
- 108010012236 Chemokines Proteins 0.000 description 4
- OMFXVFTZEKFJBZ-UHFFFAOYSA-N Corticosterone Natural products O=C1CCC2(C)C3C(O)CC(C)(C(CC4)C(=O)CO)C4C3CCC2=C1 OMFXVFTZEKFJBZ-UHFFFAOYSA-N 0.000 description 4
- 108010078321 Guanylate Cyclase Proteins 0.000 description 4
- 102000014469 Guanylate cyclase Human genes 0.000 description 4
- JGFZNNIVVJXRND-UHFFFAOYSA-N N,N-Diisopropylethylamine (DIPEA) Chemical compound CCN(C(C)C)C(C)C JGFZNNIVVJXRND-UHFFFAOYSA-N 0.000 description 4
- PCLIMKBDDGJMGD-UHFFFAOYSA-N N-bromosuccinimide Chemical compound BrN1C(=O)CCC1=O PCLIMKBDDGJMGD-UHFFFAOYSA-N 0.000 description 4
- JRNVZBWKYDBUCA-UHFFFAOYSA-N N-chlorosuccinimide Chemical compound ClN1C(=O)CCC1=O JRNVZBWKYDBUCA-UHFFFAOYSA-N 0.000 description 4
- 208000030768 Optic nerve injury Diseases 0.000 description 4
- 102000007637 Soluble Guanylyl Cyclase Human genes 0.000 description 4
- 108010007205 Soluble Guanylyl Cyclase Proteins 0.000 description 4
- 238000000540 analysis of variance Methods 0.000 description 4
- 230000002238 attenuated effect Effects 0.000 description 4
- 239000000090 biomarker Substances 0.000 description 4
- 125000004432 carbon atom Chemical group C* 0.000 description 4
- 230000036755 cellular response Effects 0.000 description 4
- OMFXVFTZEKFJBZ-HJTSIMOOSA-N corticosterone Chemical compound O=C1CC[C@]2(C)[C@H]3[C@@H](O)C[C@](C)([C@H](CC4)C(=O)CO)[C@@H]4[C@@H]3CCC2=C1 OMFXVFTZEKFJBZ-HJTSIMOOSA-N 0.000 description 4
- 230000006378 damage Effects 0.000 description 4
- 230000003247 decreasing effect Effects 0.000 description 4
- LOKCTEFSRHRXRJ-UHFFFAOYSA-I dipotassium trisodium dihydrogen phosphate hydrogen phosphate dichloride Chemical compound P(=O)(O)(O)[O-].[K+].P(=O)(O)([O-])[O-].[Na+].[Na+].[Cl-].[K+].[Cl-].[Na+] LOKCTEFSRHRXRJ-UHFFFAOYSA-I 0.000 description 4
- 238000011194 good manufacturing practice Methods 0.000 description 4
- RQFCJASXJCIDSX-UUOKFMHZSA-N guanosine 5'-monophosphate Chemical compound C1=2NC(N)=NC(=O)C=2N=CN1[C@@H]1O[C@H](COP(O)(O)=O)[C@@H](O)[C@H]1O RQFCJASXJCIDSX-UUOKFMHZSA-N 0.000 description 4
- PGHMRUGBZOYCAA-ADZNBVRBSA-N ionomycin Chemical compound O1[C@H](C[C@H](O)[C@H](C)[C@H](O)[C@H](C)/C=C/C[C@@H](C)C[C@@H](C)C(/O)=C/C(=O)[C@@H](C)C[C@@H](C)C[C@@H](CCC(O)=O)C)CC[C@@]1(C)[C@@H]1O[C@](C)([C@@H](C)O)CC1 PGHMRUGBZOYCAA-ADZNBVRBSA-N 0.000 description 4
- PGHMRUGBZOYCAA-UHFFFAOYSA-N ionomycin Natural products O1C(CC(O)C(C)C(O)C(C)C=CCC(C)CC(C)C(O)=CC(=O)C(C)CC(C)CC(CCC(O)=O)C)CCC1(C)C1OC(C)(C(C)O)CC1 PGHMRUGBZOYCAA-UHFFFAOYSA-N 0.000 description 4
- 238000011813 knockout mouse model Methods 0.000 description 4
- 210000000265 leukocyte Anatomy 0.000 description 4
- ZCSHNCUQKCANBX-UHFFFAOYSA-N lithium diisopropylamide Chemical compound [Li+].CC(C)[N-]C(C)C ZCSHNCUQKCANBX-UHFFFAOYSA-N 0.000 description 4
- 238000001543 one-way ANOVA Methods 0.000 description 4
- 239000002953 phosphate buffered saline Substances 0.000 description 4
- 102000004169 proteins and genes Human genes 0.000 description 4
- 230000009467 reduction Effects 0.000 description 4
- 230000011664 signaling Effects 0.000 description 4
- 239000000243 solution Substances 0.000 description 4
- AHOUBRCZNHFOSL-YOEHRIQHSA-N (+)-Casbol Chemical compound C1=CC(F)=CC=C1[C@H]1[C@H](COC=2C=C3OCOC3=CC=2)CNCC1 AHOUBRCZNHFOSL-YOEHRIQHSA-N 0.000 description 3
- GJJFMKBJSRMPLA-HIFRSBDPSA-N (1R,2S)-2-(aminomethyl)-N,N-diethyl-1-phenyl-1-cyclopropanecarboxamide Chemical compound C=1C=CC=CC=1[C@@]1(C(=O)N(CC)CC)C[C@@H]1CN GJJFMKBJSRMPLA-HIFRSBDPSA-N 0.000 description 3
- JIKBYFBMUAUPJS-UHFFFAOYSA-N 2-(5,6-dihydrodibenzo[2,1-b:2',1'-f][7]annulen-11-ylideneamino)oxy-n,n-dimethylethanamine;hydrochloride Chemical compound [Cl-].C1CC2=CC=CC=C2C(=NOCC[NH+](C)C)C2=CC=CC=C21 JIKBYFBMUAUPJS-UHFFFAOYSA-N 0.000 description 3
- 241000283690 Bos taurus Species 0.000 description 3
- HCYAFALTSJYZDH-UHFFFAOYSA-N Desimpramine Chemical compound C1CC2=CC=CC=C2N(CCCNC)C2=CC=CC=C21 HCYAFALTSJYZDH-UHFFFAOYSA-N 0.000 description 3
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 3
- 238000002965 ELISA Methods 0.000 description 3
- 206010015866 Extravasation Diseases 0.000 description 3
- PEDCQBHIVMGVHV-UHFFFAOYSA-N Glycerine Chemical compound OCC(O)CO PEDCQBHIVMGVHV-UHFFFAOYSA-N 0.000 description 3
- 108010017213 Granulocyte-Macrophage Colony-Stimulating Factor Proteins 0.000 description 3
- 101001117044 Homo sapiens Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1A Proteins 0.000 description 3
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 description 3
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 description 3
- PHVGLTMQBUFIQQ-UHFFFAOYSA-N Nortryptiline Chemical compound C1CC2=CC=CC=C2C(=CCCNC)C2=CC=CC=C21 PHVGLTMQBUFIQQ-UHFFFAOYSA-N 0.000 description 3
- 229930040373 Paraformaldehyde Natural products 0.000 description 3
- 238000001190 Q-PCR Methods 0.000 description 3
- 208000027418 Wounds and injury Diseases 0.000 description 3
- 230000009471 action Effects 0.000 description 3
- KRMDCWKBEZIMAB-UHFFFAOYSA-N amitriptyline Chemical compound C1CC2=CC=CC=C2C(=CCCN(C)C)C2=CC=CC=C21 KRMDCWKBEZIMAB-UHFFFAOYSA-N 0.000 description 3
- ZPMKQFOGINQDAM-UHFFFAOYSA-N amitriptylinoxide Chemical compound C1CC2=CC=CC=C2C(=CCC[N+](C)([O-])C)C2=CC=CC=C21 ZPMKQFOGINQDAM-UHFFFAOYSA-N 0.000 description 3
- 210000003050 axon Anatomy 0.000 description 3
- 102100022422 cGMP-dependent protein kinase 1 Human genes 0.000 description 3
- 230000037326 chronic stress Effects 0.000 description 3
- 230000004069 differentiation Effects 0.000 description 3
- 239000003814 drug Substances 0.000 description 3
- WSEQXVZVJXJVFP-FQEVSTJZSA-N escitalopram Chemical compound C1([C@]2(C3=CC=C(C=C3CO2)C#N)CCCN(C)C)=CC=C(F)C=C1 WSEQXVZVJXJVFP-FQEVSTJZSA-N 0.000 description 3
- 230000036251 extravasation Effects 0.000 description 3
- 238000002875 fluorescence polarization Methods 0.000 description 3
- 125000000592 heterocycloalkyl group Chemical group 0.000 description 3
- 229910052739 hydrogen Inorganic materials 0.000 description 3
- 208000014674 injury Diseases 0.000 description 3
- SAPNXPWPAUFAJU-UHFFFAOYSA-N lofepramine Chemical compound C12=CC=CC=C2CCC2=CC=CC=C2N1CCCN(C)CC(=O)C1=CC=C(Cl)C=C1 SAPNXPWPAUFAJU-UHFFFAOYSA-N 0.000 description 3
- 239000003550 marker Substances 0.000 description 3
- GWWLWDURRGNSRS-UHFFFAOYSA-N melitracen Chemical compound C1=CC=C2C(=CCCN(C)C)C3=CC=CC=C3C(C)(C)C2=C1 GWWLWDURRGNSRS-UHFFFAOYSA-N 0.000 description 3
- 230000006724 microglial activation Effects 0.000 description 3
- 210000001328 optic nerve Anatomy 0.000 description 3
- 229920002866 paraformaldehyde Polymers 0.000 description 3
- 239000002245 particle Substances 0.000 description 3
- 238000002360 preparation method Methods 0.000 description 3
- 230000008569 process Effects 0.000 description 3
- 238000003762 quantitative reverse transcription PCR Methods 0.000 description 3
- 230000001105 regulatory effect Effects 0.000 description 3
- 239000000523 sample Substances 0.000 description 3
- GZKLJWGUPQBVJQ-UHFFFAOYSA-N sertindole Chemical compound C1=CC(F)=CC=C1N1C2=CC=C(Cl)C=C2C(C2CCN(CCN3C(NCC3)=O)CC2)=C1 GZKLJWGUPQBVJQ-UHFFFAOYSA-N 0.000 description 3
- 241000894007 species Species 0.000 description 3
- 239000007858 starting material Substances 0.000 description 3
- 239000000126 substance Substances 0.000 description 3
- 230000002103 transcriptional effect Effects 0.000 description 3
- 230000007704 transition Effects 0.000 description 3
- DTQVDTLACAAQTR-UHFFFAOYSA-N trifluoroacetic acid Substances OC(=O)C(F)(F)F DTQVDTLACAAQTR-UHFFFAOYSA-N 0.000 description 3
- MZOFCQQQCNRIBI-VMXHOPILSA-N (3s)-4-[[(2s)-1-[[(2s)-1-[[(1s)-1-carboxy-2-hydroxyethyl]amino]-4-methyl-1-oxopentan-2-yl]amino]-5-(diaminomethylideneamino)-1-oxopentan-2-yl]amino]-3-[[2-[[(2s)-2,6-diaminohexanoyl]amino]acetyl]amino]-4-oxobutanoic acid Chemical compound OC[C@@H](C(O)=O)NC(=O)[C@H](CC(C)C)NC(=O)[C@H](CCCN=C(N)N)NC(=O)[C@H](CC(O)=O)NC(=O)CNC(=O)[C@@H](N)CCCCN MZOFCQQQCNRIBI-VMXHOPILSA-N 0.000 description 2
- ZEUITGRIYCTCEM-KRWDZBQOSA-N (S)-duloxetine Chemical compound C1([C@@H](OC=2C3=CC=CC=C3C=CC=2)CCNC)=CC=CS1 ZEUITGRIYCTCEM-KRWDZBQOSA-N 0.000 description 2
- ZZVWCKAYZSAUKR-UHFFFAOYSA-N 5-methyl-3-(4-methylpiperazin-1-yl)pyridazino[3,4-b][1,4]benzoxazine;dihydrochloride Chemical compound Cl.Cl.C1CN(C)CCN1C(N=N1)=CC2=C1OC1=CC=CC=C1N2C ZZVWCKAYZSAUKR-UHFFFAOYSA-N 0.000 description 2
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 2
- 238000011740 C57BL/6 mouse Methods 0.000 description 2
- 101150018129 CSF2 gene Proteins 0.000 description 2
- 102100024316 Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1A Human genes 0.000 description 2
- 102100024317 Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1C Human genes 0.000 description 2
- ZAMOUSCENKQFHK-UHFFFAOYSA-N Chlorine atom Chemical compound [Cl] ZAMOUSCENKQFHK-UHFFFAOYSA-N 0.000 description 2
- GDLIGKIOYRNHDA-UHFFFAOYSA-N Clomipramine Chemical compound C1CC2=CC=C(Cl)C=C2N(CCCN(C)C)C2=CC=CC=C21 GDLIGKIOYRNHDA-UHFFFAOYSA-N 0.000 description 2
- PHEDXBVPIONUQT-UHFFFAOYSA-N Cocarcinogen A1 Natural products CCCCCCCCCCCCCC(=O)OC1C(C)C2(O)C3C=C(C)C(=O)C3(O)CC(CO)=CC2C2C1(OC(C)=O)C2(C)C PHEDXBVPIONUQT-UHFFFAOYSA-N 0.000 description 2
- YZCKVEUIGOORGS-OUBTZVSYSA-N Deuterium Chemical group [2H] YZCKVEUIGOORGS-OUBTZVSYSA-N 0.000 description 2
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 2
- PXGOKWXKJXAPGV-UHFFFAOYSA-N Fluorine Chemical compound FF PXGOKWXKJXAPGV-UHFFFAOYSA-N 0.000 description 2
- 102100039620 Granulocyte-macrophage colony-stimulating factor Human genes 0.000 description 2
- 101001117094 Homo sapiens Calcium/calmodulin-dependent 3',5'-cyclic nucleotide phosphodiesterase 1C Proteins 0.000 description 2
- 101001033249 Homo sapiens Interleukin-1 beta Proteins 0.000 description 2
- 101000988424 Homo sapiens cAMP-specific 3',5'-cyclic phosphodiesterase 4B Proteins 0.000 description 2
- 102000000589 Interleukin-1 Human genes 0.000 description 2
- 108010002352 Interleukin-1 Proteins 0.000 description 2
- 102100039065 Interleukin-1 beta Human genes 0.000 description 2
- 102100034069 MAP kinase-activated protein kinase 2 Human genes 0.000 description 2
- 108010041955 MAP-kinase-activated kinase 2 Proteins 0.000 description 2
- TWRXJAOTZQYOKJ-UHFFFAOYSA-L Magnesium chloride Chemical compound [Mg+2].[Cl-].[Cl-] TWRXJAOTZQYOKJ-UHFFFAOYSA-L 0.000 description 2
- NTNKNOKLSWSODK-UHFFFAOYSA-N N=1CCN2C=1NCC1=C2NN=C1 Chemical class N=1CCN2C=1NCC1=C2NN=C1 NTNKNOKLSWSODK-UHFFFAOYSA-N 0.000 description 2
- 102000011779 Nitric Oxide Synthase Type II Human genes 0.000 description 2
- 108010076864 Nitric Oxide Synthase Type II Proteins 0.000 description 2
- KYYIDSXMWOZKMP-UHFFFAOYSA-N O-desmethylvenlafaxine Chemical compound C1CCCCC1(O)C(CN(C)C)C1=CC=C(O)C=C1 KYYIDSXMWOZKMP-UHFFFAOYSA-N 0.000 description 2
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 2
- PXIPVTKHYLBLMZ-UHFFFAOYSA-N Sodium azide Chemical compound [Na+].[N-]=[N+]=[N-] PXIPVTKHYLBLMZ-UHFFFAOYSA-N 0.000 description 2
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 2
- 238000003639 Student–Newman–Keuls (SNK) method Methods 0.000 description 2
- DDNCQMVWWZOMLN-IRLDBZIGSA-N Vinpocetine Chemical compound C1=CC=C2C(CCN3CCC4)=C5[C@@H]3[C@]4(CC)C=C(C(=O)OCC)N5C2=C1 DDNCQMVWWZOMLN-IRLDBZIGSA-N 0.000 description 2
- 150000007513 acids Chemical class 0.000 description 2
- 210000001642 activated microglia Anatomy 0.000 description 2
- 239000012190 activator Substances 0.000 description 2
- 150000001298 alcohols Chemical class 0.000 description 2
- 230000001668 ameliorated effect Effects 0.000 description 2
- 235000011114 ammonium hydroxide Nutrition 0.000 description 2
- 229940121363 anti-inflammatory agent Drugs 0.000 description 2
- 239000002260 anti-inflammatory agent Substances 0.000 description 2
- 210000001130 astrocyte Anatomy 0.000 description 2
- 229940127236 atypical antipsychotics Drugs 0.000 description 2
- 239000011324 bead Substances 0.000 description 2
- 230000003542 behavioural effect Effects 0.000 description 2
- 125000002619 bicyclic group Chemical group 0.000 description 2
- 239000012148 binding buffer Substances 0.000 description 2
- 230000015572 biosynthetic process Effects 0.000 description 2
- ZKIAIYBUSXZPLP-UHFFFAOYSA-N brexpiprazole Chemical compound C1=C2NC(=O)C=CC2=CC=C1OCCCCN(CC1)CCN1C1=CC=CC2=C1C=CS2 ZKIAIYBUSXZPLP-UHFFFAOYSA-N 0.000 description 2
- 102100029168 cAMP-specific 3',5'-cyclic phosphodiesterase 4B Human genes 0.000 description 2
- 239000003710 calcium ionophore Substances 0.000 description 2
- 150000001732 carboxylic acid derivatives Chemical class 0.000 description 2
- 238000006243 chemical reaction Methods 0.000 description 2
- 125000001309 chloro group Chemical group Cl* 0.000 description 2
- 238000011278 co-treatment Methods 0.000 description 2
- 230000000875 corresponding effect Effects 0.000 description 2
- 229910052805 deuterium Inorganic materials 0.000 description 2
- 238000010790 dilution Methods 0.000 description 2
- 239000012895 dilution Substances 0.000 description 2
- ZUOUZKKEUPVFJK-UHFFFAOYSA-N diphenyl Chemical compound C1=CC=CC=C1C1=CC=CC=C1 ZUOUZKKEUPVFJK-UHFFFAOYSA-N 0.000 description 2
- 208000037765 diseases and disorders Diseases 0.000 description 2
- 229960001393 dosulepin Drugs 0.000 description 2
- ODQWQRRAPPTVAG-GZTJUZNOSA-N doxepin Chemical compound C1OC2=CC=CC=C2C(=C/CCN(C)C)/C2=CC=CC=C21 ODQWQRRAPPTVAG-GZTJUZNOSA-N 0.000 description 2
- 239000003937 drug carrier Substances 0.000 description 2
- 229960004341 escitalopram Drugs 0.000 description 2
- CJAONIOAQZUHPN-KKLWWLSJSA-N ethyl 12-[[2-[(2r,3r)-3-[2-[(12-ethoxy-12-oxododecyl)-methylamino]-2-oxoethoxy]butan-2-yl]oxyacetyl]-methylamino]dodecanoate Chemical compound CCOC(=O)CCCCCCCCCCCN(C)C(=O)CO[C@H](C)[C@@H](C)OCC(=O)N(C)CCCCCCCCCCCC(=O)OCC CJAONIOAQZUHPN-KKLWWLSJSA-N 0.000 description 2
- 235000019439 ethyl acetate Nutrition 0.000 description 2
- 238000010195 expression analysis Methods 0.000 description 2
- 239000012091 fetal bovine serum Substances 0.000 description 2
- GNBHRKFJIUUOQI-UHFFFAOYSA-N fluorescein Chemical compound O1C(=O)C2=CC=CC=C2C21C1=CC=C(O)C=C1OC1=CC(O)=CC=C21 GNBHRKFJIUUOQI-UHFFFAOYSA-N 0.000 description 2
- 239000011737 fluorine Substances 0.000 description 2
- 125000001153 fluoro group Chemical group F* 0.000 description 2
- 239000012634 fragment Substances 0.000 description 2
- 235000013928 guanylic acid Nutrition 0.000 description 2
- 238000004128 high performance liquid chromatography Methods 0.000 description 2
- 210000001320 hippocampus Anatomy 0.000 description 2
- 150000002430 hydrocarbons Chemical group 0.000 description 2
- 230000007062 hydrolysis Effects 0.000 description 2
- 238000006460 hydrolysis reaction Methods 0.000 description 2
- 229910052740 iodine Inorganic materials 0.000 description 2
- 230000011268 leukocyte chemotaxis Effects 0.000 description 2
- 229960000685 levomilnacipran Drugs 0.000 description 2
- PQXKDMSYBGKCJA-CVTJIBDQSA-N lurasidone Chemical compound C1=CC=C2C(N3CCN(CC3)C[C@@H]3CCCC[C@H]3CN3C(=O)[C@@H]4[C@H]5CC[C@H](C5)[C@@H]4C3=O)=NSC2=C1 PQXKDMSYBGKCJA-CVTJIBDQSA-N 0.000 description 2
- 238000005259 measurement Methods 0.000 description 2
- 230000007246 mechanism Effects 0.000 description 2
- 239000002609 medium Substances 0.000 description 2
- 229960004794 melitracen Drugs 0.000 description 2
- 229910052751 metal Inorganic materials 0.000 description 2
- 239000002184 metal Substances 0.000 description 2
- 239000000203 mixture Substances 0.000 description 2
- 210000001616 monocyte Anatomy 0.000 description 2
- 230000004899 motility Effects 0.000 description 2
- YAXWIYFUVISXRS-UHFFFAOYSA-N n-methyl-2-[(2-methylphenyl)-phenylmethoxy]ethanamine;hydrochloride Chemical compound [Cl-].C=1C=CC=C(C)C=1C(OCC[NH2+]C)C1=CC=CC=C1 YAXWIYFUVISXRS-UHFFFAOYSA-N 0.000 description 2
- 239000002840 nitric oxide donor Substances 0.000 description 2
- CGYWLLGTCBIGSR-UHFFFAOYSA-N nitroxazepine Chemical compound O=C1N(CCCN(C)C)C2=CC=CC=C2OC2=CC=C([N+]([O-])=O)C=C21 CGYWLLGTCBIGSR-UHFFFAOYSA-N 0.000 description 2
- 229950001527 nitroxazepine Drugs 0.000 description 2
- 229960002296 paroxetine Drugs 0.000 description 2
- 230000007170 pathology Effects 0.000 description 2
- 239000008194 pharmaceutical composition Substances 0.000 description 2
- PHEDXBVPIONUQT-RGYGYFBISA-N phorbol 13-acetate 12-myristate Chemical compound C([C@]1(O)C(=O)C(C)=C[C@H]1[C@@]1(O)[C@H](C)[C@H]2OC(=O)CCCCCCCCCCCCC)C(CO)=C[C@H]1[C@H]1[C@]2(OC(C)=O)C1(C)C PHEDXBVPIONUQT-RGYGYFBISA-N 0.000 description 2
- 230000004962 physiological condition Effects 0.000 description 2
- 238000010149 post-hoc-test Methods 0.000 description 2
- 230000003389 potentiating effect Effects 0.000 description 2
- 229940043437 protein kinase A inhibitor Drugs 0.000 description 2
- 239000012656 protein kinase A inhibitor Substances 0.000 description 2
- 108010065251 protein kinase modulator Proteins 0.000 description 2
- 238000011002 quantification Methods 0.000 description 2
- 230000002285 radioactive effect Effects 0.000 description 2
- 239000011535 reaction buffer Substances 0.000 description 2
- 239000007845 reactive nitrogen species Substances 0.000 description 2
- 108020003175 receptors Proteins 0.000 description 2
- 102000005962 receptors Human genes 0.000 description 2
- 230000001172 regenerating effect Effects 0.000 description 2
- 230000000284 resting effect Effects 0.000 description 2
- 210000001525 retina Anatomy 0.000 description 2
- 230000002207 retinal effect Effects 0.000 description 2
- 230000028327 secretion Effects 0.000 description 2
- 238000012163 sequencing technique Methods 0.000 description 2
- QZAYGJVTTNCVMB-UHFFFAOYSA-N serotonin Chemical compound C1=C(O)C=C2C(CCN)=CNC2=C1 QZAYGJVTTNCVMB-UHFFFAOYSA-N 0.000 description 2
- 229960000652 sertindole Drugs 0.000 description 2
- VGKDLMBJGBXTGI-SJCJKPOMSA-N sertraline Chemical compound C1([C@@H]2CC[C@@H](C3=CC=CC=C32)NC)=CC=C(Cl)C(Cl)=C1 VGKDLMBJGBXTGI-SJCJKPOMSA-N 0.000 description 2
- 239000000741 silica gel Substances 0.000 description 2
- 229910002027 silica gel Inorganic materials 0.000 description 2
- UCSJYZPVAKXKNQ-HZYVHMACSA-N streptomycin Chemical compound CN[C@H]1[C@H](O)[C@@H](O)[C@H](CO)O[C@H]1O[C@@H]1[C@](C=O)(O)[C@H](C)O[C@H]1O[C@@H]1[C@@H](NC(N)=N)[C@H](O)[C@@H](NC(N)=N)[C@H](O)[C@H]1O UCSJYZPVAKXKNQ-HZYVHMACSA-N 0.000 description 2
- 239000000758 substrate Substances 0.000 description 2
- 229910052717 sulfur Inorganic materials 0.000 description 2
- 210000000225 synapse Anatomy 0.000 description 2
- 238000004809 thin layer chromatography Methods 0.000 description 2
- FYSNRJHAOHDILO-UHFFFAOYSA-N thionyl chloride Chemical compound ClS(Cl)=O FYSNRJHAOHDILO-UHFFFAOYSA-N 0.000 description 2
- 230000017423 tissue regeneration Effects 0.000 description 2
- 231100000331 toxic Toxicity 0.000 description 2
- 230000002588 toxic effect Effects 0.000 description 2
- PHTUQLWOUWZIMZ-GZTJUZNOSA-N trans-dothiepin Chemical compound C1SC2=CC=CC=C2C(=C/CCN(C)C)/C2=CC=CC=C21 PHTUQLWOUWZIMZ-GZTJUZNOSA-N 0.000 description 2
- ITMCEJHCFYSIIV-UHFFFAOYSA-N triflic acid Chemical compound OS(=O)(=O)C(F)(F)F ITMCEJHCFYSIIV-UHFFFAOYSA-N 0.000 description 2
- PNVNVHUZROJLTJ-UHFFFAOYSA-N venlafaxine Chemical compound C1=CC(OC)=CC=C1C(CN(C)C)C1(O)CCCCC1 PNVNVHUZROJLTJ-UHFFFAOYSA-N 0.000 description 2
- 229960000744 vinpocetine Drugs 0.000 description 2
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 2
- MVWVFYHBGMAFLY-UHFFFAOYSA-N ziprasidone Chemical compound C1=CC=C2C(N3CCN(CC3)CCC3=CC=4CC(=O)NC=4C=C3Cl)=NSC2=C1 MVWVFYHBGMAFLY-UHFFFAOYSA-N 0.000 description 2
- CYPYTURSJDMMMP-WVCUSYJESA-N (1e,4e)-1,5-diphenylpenta-1,4-dien-3-one;palladium Chemical compound [Pd].[Pd].C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1.C=1C=CC=CC=1\C=C\C(=O)\C=C\C1=CC=CC=C1 CYPYTURSJDMMMP-WVCUSYJESA-N 0.000 description 1
- KTGRHKOEFSJQNS-BDQAORGHSA-N (1s)-1-[3-(dimethylamino)propyl]-1-(4-fluorophenyl)-3h-2-benzofuran-5-carbonitrile;oxalic acid Chemical compound OC(=O)C(O)=O.C1([C@]2(C3=CC=C(C=C3CO2)C#N)CCCN(C)C)=CC=C(F)C=C1 KTGRHKOEFSJQNS-BDQAORGHSA-N 0.000 description 1
- MHNSPTUQQIYJOT-CULRIWENSA-N (3z)-3-(6h-benzo[c][1]benzoxepin-11-ylidene)-n,n-dimethylpropan-1-amine;hydrochloride Chemical compound Cl.C1OC2=CC=CC=C2C(=C/CCN(C)C)\C2=CC=CC=C21 MHNSPTUQQIYJOT-CULRIWENSA-N 0.000 description 1
- WSEQXVZVJXJVFP-HXUWFJFHSA-N (R)-citalopram Chemical compound C1([C@@]2(C3=CC=C(C=C3CO2)C#N)CCCN(C)C)=CC=C(F)C=C1 WSEQXVZVJXJVFP-HXUWFJFHSA-N 0.000 description 1
- PMXMIIMHBWHSKN-LJQANCHMSA-N (R)-paliperidone Chemical compound FC1=CC=C2C(C3CCN(CC3)CCC=3C(=O)N4CCC[C@@H](O)C4=NC=3C)=NOC2=C1 PMXMIIMHBWHSKN-LJQANCHMSA-N 0.000 description 1
- VSWBSWWIRNCQIJ-GJZGRUSLSA-N (R,R)-asenapine Chemical compound O1C2=CC=CC=C2[C@@H]2CN(C)C[C@H]2C2=CC(Cl)=CC=C21 VSWBSWWIRNCQIJ-GJZGRUSLSA-N 0.000 description 1
- GMDCDXMAFMEDAG-CHHFXETESA-N (S,S)-asenapine maleate Chemical compound OC(=O)\C=C/C(O)=O.O1C2=CC=CC=C2[C@H]2CN(C)C[C@@H]2C2=CC(Cl)=CC=C21 GMDCDXMAFMEDAG-CHHFXETESA-N 0.000 description 1
- WSEQXVZVJXJVFP-UHFFFAOYSA-N 1-[3-(dimethylamino)propyl]-1-(4-fluorophenyl)-1,3-dihydro-2-benzofuran-5-carbonitrile Chemical compound O1CC2=CC(C#N)=CC=C2C1(CCCN(C)C)C1=CC=C(F)C=C1 WSEQXVZVJXJVFP-UHFFFAOYSA-N 0.000 description 1
- JKMHFZQWWAIEOD-UHFFFAOYSA-N 2-[4-(2-hydroxyethyl)piperazin-1-yl]ethanesulfonic acid Chemical compound OCC[NH+]1CCN(CCS([O-])(=O)=O)CC1 JKMHFZQWWAIEOD-UHFFFAOYSA-N 0.000 description 1
- QKNYBSVHEMOAJP-UHFFFAOYSA-N 2-amino-2-(hydroxymethyl)propane-1,3-diol;hydron;chloride Chemical compound Cl.OCC(N)(CO)CO QKNYBSVHEMOAJP-UHFFFAOYSA-N 0.000 description 1
- QPGGEKPRGVJKQB-UHFFFAOYSA-N 5-[2-(dimethylamino)ethyl]-11-methyl-6-benzo[b][1,4]benzodiazepinone Chemical compound O=C1N(CCN(C)C)C2=CC=CC=C2N(C)C2=CC=CC=C21 QPGGEKPRGVJKQB-UHFFFAOYSA-N 0.000 description 1
- SDYYIRPAZHJOLM-UHFFFAOYSA-N 5-methyl-3-(4-methylpiperazin-1-yl)pyridazino[3,4-b][1,4]benzoxazine Chemical compound C1CN(C)CCN1C(N=N1)=CC2=C1OC1=CC=CC=C1N2C SDYYIRPAZHJOLM-UHFFFAOYSA-N 0.000 description 1
- GHOLBAQMEPRJIY-UHFFFAOYSA-N 5H-pyrimidine-4-thione Chemical class N=1C=NC(CC=1)=S GHOLBAQMEPRJIY-UHFFFAOYSA-N 0.000 description 1
- AEOBEOJCBAYXBA-UHFFFAOYSA-N A2P5P Natural products C1=NC=2C(N)=NC=NC=2N1C1OC(COP(O)(O)=O)C(O)C1OP(O)(O)=O AEOBEOJCBAYXBA-UHFFFAOYSA-N 0.000 description 1
- 102000007469 Actins Human genes 0.000 description 1
- 108010085238 Actins Proteins 0.000 description 1
- CEUORZQYGODEFX-UHFFFAOYSA-N Aripirazole Chemical compound ClC1=CC=CC(N2CCN(CCCCOC=3C=C4NC(=O)CCC4=CC=3)CC2)=C1Cl CEUORZQYGODEFX-UHFFFAOYSA-N 0.000 description 1
- 108010006835 Atrial Natriuretic Factor Receptors Proteins 0.000 description 1
- 102100025218 B-cell differentiation antigen CD72 Human genes 0.000 description 1
- 108091003079 Bovine Serum Albumin Proteins 0.000 description 1
- 102000003930 C-Type Lectins Human genes 0.000 description 1
- 108090000342 C-Type Lectins Proteins 0.000 description 1
- HWSPTAASDKYDOT-UHFFFAOYSA-N C1C2=CNC=C2N2CCCNC2=N1 Chemical class C1C2=CNC=C2N2CCCNC2=N1 HWSPTAASDKYDOT-UHFFFAOYSA-N 0.000 description 1
- 101100243082 Caenorhabditis elegans pde-1 gene Proteins 0.000 description 1
- 102000000584 Calmodulin Human genes 0.000 description 1
- 108010041952 Calmodulin Proteins 0.000 description 1
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 description 1
- 102000001326 Chemokine CCL4 Human genes 0.000 description 1
- 108010055165 Chemokine CCL4 Proteins 0.000 description 1
- 102000009410 Chemokine receptor Human genes 0.000 description 1
- 108050000299 Chemokine receptor Proteins 0.000 description 1
- 101150017921 DDIT3 gene Proteins 0.000 description 1
- 230000033616 DNA repair Effects 0.000 description 1
- 230000004543 DNA replication Effects 0.000 description 1
- RJPZIQRLRMWPRF-UHFFFAOYSA-N Dibenzepin hydrochloride Chemical compound [Cl-].C[NH+](C)CCN1C(=O)C2=CC=CC=C2N(C)C2=CC=CC=C21 RJPZIQRLRMWPRF-UHFFFAOYSA-N 0.000 description 1
- LFMYNZPAVPMEGP-PIDGMYBPSA-N Fluvoxamine maleate Chemical compound OC(=O)\C=C/C(O)=O.COCCCC\C(=N/OCCN)C1=CC=C(C(F)(F)F)C=C1 LFMYNZPAVPMEGP-PIDGMYBPSA-N 0.000 description 1
- 102000013446 GTP Phosphohydrolases Human genes 0.000 description 1
- 108091006109 GTPases Proteins 0.000 description 1
- 208000003098 Ganglion Cysts Diseases 0.000 description 1
- 102000018899 Glutamate Receptors Human genes 0.000 description 1
- 108010027915 Glutamate Receptors Proteins 0.000 description 1
- 102100031181 Glyceraldehyde-3-phosphate dehydrogenase Human genes 0.000 description 1
- 239000007995 HEPES buffer Substances 0.000 description 1
- 102100024233 High affinity cAMP-specific 3',5'-cyclic phosphodiesterase 7A Human genes 0.000 description 1
- 101000934359 Homo sapiens B-cell differentiation antigen CD72 Proteins 0.000 description 1
- 101001117267 Homo sapiens High affinity cAMP-specific 3',5'-cyclic phosphodiesterase 7A Proteins 0.000 description 1
- 101000979249 Homo sapiens Neuromodulin Proteins 0.000 description 1
- 101001098805 Homo sapiens cAMP-specific 3',5'-cyclic phosphodiesterase 4A Proteins 0.000 description 1
- 108060003951 Immunoglobulin Proteins 0.000 description 1
- 102100037850 Interferon gamma Human genes 0.000 description 1
- 108010074328 Interferon-gamma Proteins 0.000 description 1
- 102100026018 Interleukin-1 receptor antagonist protein Human genes 0.000 description 1
- 101710144554 Interleukin-1 receptor antagonist protein Proteins 0.000 description 1
- 102000004551 Interleukin-10 Receptors Human genes 0.000 description 1
- 108010017550 Interleukin-10 Receptors Proteins 0.000 description 1
- 102000015696 Interleukins Human genes 0.000 description 1
- 108010063738 Interleukins Proteins 0.000 description 1
- 102000004310 Ion Channels Human genes 0.000 description 1
- 108090000862 Ion Channels Proteins 0.000 description 1
- 108010044467 Isoenzymes Proteins 0.000 description 1
- RADLXCPDUXFGFF-UHFFFAOYSA-N Melitracen hydrochloride Chemical compound Cl.C1=CC=C2C(=CCCN(C)C)C3=CC=CC=C3C(C)(C)C2=C1 RADLXCPDUXFGFF-UHFFFAOYSA-N 0.000 description 1
- XNCDYJFPRPDERF-PBCQUBLHSA-N Milnacipran hydrochloride Chemical compound [Cl-].C=1C=CC=CC=1[C@@]1(C(=O)N(CC)CC)C[C@@H]1C[NH3+] XNCDYJFPRPDERF-PBCQUBLHSA-N 0.000 description 1
- 241001529936 Murinae Species 0.000 description 1
- 241000699660 Mus musculus Species 0.000 description 1
- HOKKHZGPKSLGJE-GSVOUGTGSA-N N-Methyl-D-aspartic acid Chemical compound CN[C@@H](C(O)=O)CC(O)=O HOKKHZGPKSLGJE-GSVOUGTGSA-N 0.000 description 1
- RTHCYVBBDHJXIQ-UHFFFAOYSA-N N-methyl-3-phenyl-3-[4-(trifluoromethyl)phenoxy]propan-1-amine Chemical compound C=1C=CC=CC=1C(CCNC)OC1=CC=C(C(F)(F)F)C=C1 RTHCYVBBDHJXIQ-UHFFFAOYSA-N 0.000 description 1
- YLHQKBDLOMZJCA-UHFFFAOYSA-N N1CC2=CNC=C2N2CCN=C12 Chemical class N1CC2=CNC=C2N2CCN=C12 YLHQKBDLOMZJCA-UHFFFAOYSA-N 0.000 description 1
- 108010057466 NF-kappa B Proteins 0.000 description 1
- 102000003945 NF-kappa B Human genes 0.000 description 1
- 108010025020 Nerve Growth Factor Proteins 0.000 description 1
- 102000007072 Nerve Growth Factors Human genes 0.000 description 1
- 208000028389 Nerve injury Diseases 0.000 description 1
- 102100023206 Neuromodulin Human genes 0.000 description 1
- 229940123680 Oncomodulin Drugs 0.000 description 1
- 102100031945 Oncomodulin-1 Human genes 0.000 description 1
- 102000039029 PDE1 family Human genes 0.000 description 1
- 108091065686 PDE1 family Proteins 0.000 description 1
- 229910019142 PO4 Inorganic materials 0.000 description 1
- AHOUBRCZNHFOSL-UHFFFAOYSA-N Paroxetine hydrochloride Natural products C1=CC(F)=CC=C1C1C(COC=2C=C3OCOC3=CC=2)CNCC1 AHOUBRCZNHFOSL-UHFFFAOYSA-N 0.000 description 1
- 241001494479 Pecora Species 0.000 description 1
- 229930182555 Penicillin Natural products 0.000 description 1
- JGSARLDLIJGVTE-MBNYWOFBSA-N Penicillin G Chemical compound N([C@H]1[C@H]2SC([C@@H](N2C1=O)C(O)=O)(C)C)C(=O)CC1=CC=CC=C1 JGSARLDLIJGVTE-MBNYWOFBSA-N 0.000 description 1
- 229940123333 Phosphodiesterase 5 inhibitor Drugs 0.000 description 1
- 108010010677 Phosphodiesterase I Proteins 0.000 description 1
- 108700019535 Phosphoprotein Phosphatases Proteins 0.000 description 1
- 102000045595 Phosphoprotein Phosphatases Human genes 0.000 description 1
- 108091000080 Phosphotransferase Proteins 0.000 description 1
- 239000004793 Polystyrene Substances 0.000 description 1
- 108010029485 Protein Isoforms Proteins 0.000 description 1
- 102000001708 Protein Isoforms Human genes 0.000 description 1
- CZPWVGJYEJSRLH-UHFFFAOYSA-N Pyrimidine Chemical compound C1=CN=CN=C1 CZPWVGJYEJSRLH-UHFFFAOYSA-N 0.000 description 1
- 239000012980 RPMI-1640 medium Substances 0.000 description 1
- 241000219061 Rheum Species 0.000 description 1
- 229940124639 Selective inhibitor Drugs 0.000 description 1
- UIIMBOGNXHQVGW-DEQYMQKBSA-M Sodium bicarbonate-14C Chemical compound [Na+].O[14C]([O-])=O UIIMBOGNXHQVGW-DEQYMQKBSA-M 0.000 description 1
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 1
- 229930006000 Sucrose Natural products 0.000 description 1
- CZMRCDWAGMRECN-UGDNZRGBSA-N Sucrose Chemical compound O[C@H]1[C@H](O)[C@@H](CO)O[C@@]1(CO)O[C@@H]1[C@H](O)[C@@H](O)[C@H](O)[C@@H](CO)O1 CZMRCDWAGMRECN-UGDNZRGBSA-N 0.000 description 1
- NINIDFKCEFEMDL-UHFFFAOYSA-N Sulfur Chemical compound [S] NINIDFKCEFEMDL-UHFFFAOYSA-N 0.000 description 1
- 208000005400 Synovial Cyst Diseases 0.000 description 1
- 101150098438 Tgm2 gene Proteins 0.000 description 1
- 108091023040 Transcription factor Proteins 0.000 description 1
- 102000040945 Transcription factor Human genes 0.000 description 1
- 108010037572 Type 1 Cyclic Nucleotide Phosphodiesterases Proteins 0.000 description 1
- 102000010856 Type 1 Cyclic Nucleotide Phosphodiesterases Human genes 0.000 description 1
- 238000001772 Wald test Methods 0.000 description 1
- 230000003213 activating effect Effects 0.000 description 1
- 230000003044 adaptive effect Effects 0.000 description 1
- UDMBCSSLTHHNCD-KQYNXXCUSA-N adenosine 5'-monophosphate Chemical compound C1=NC=2C(N)=NC=NC=2N1[C@@H]1O[C@H](COP(O)(O)=O)[C@@H](O)[C@H]1O UDMBCSSLTHHNCD-KQYNXXCUSA-N 0.000 description 1
- 108060000200 adenylate cyclase Proteins 0.000 description 1
- 102000030621 adenylate cyclase Human genes 0.000 description 1
- 125000002947 alkylene group Chemical group 0.000 description 1
- 229960000836 amitriptyline Drugs 0.000 description 1
- 229960002980 amitriptyline oxide Drugs 0.000 description 1
- 239000000908 ammonium hydroxide Substances 0.000 description 1
- 230000003444 anaesthetic effect Effects 0.000 description 1
- 229940025141 anafranil Drugs 0.000 description 1
- 229940124599 anti-inflammatory drug Drugs 0.000 description 1
- 239000002518 antifoaming agent Substances 0.000 description 1
- 125000002029 aromatic hydrocarbon group Chemical group 0.000 description 1
- 229960005245 asenapine Drugs 0.000 description 1
- 238000003149 assay kit Methods 0.000 description 1
- 230000001746 atrial effect Effects 0.000 description 1
- 230000006399 behavior Effects 0.000 description 1
- 230000009286 beneficial effect Effects 0.000 description 1
- 230000033228 biological regulation Effects 0.000 description 1
- 235000010290 biphenyl Nutrition 0.000 description 1
- 239000004305 biphenyl Substances 0.000 description 1
- 230000000903 blocking effect Effects 0.000 description 1
- 230000037396 body weight Effects 0.000 description 1
- 210000004958 brain cell Anatomy 0.000 description 1
- 210000005013 brain tissue Anatomy 0.000 description 1
- 229960001210 brexpiprazole Drugs 0.000 description 1
- LRHPLDYGYMQRHN-UHFFFAOYSA-N butyl alcohol Substances CCCCO LRHPLDYGYMQRHN-UHFFFAOYSA-N 0.000 description 1
- 230000011496 cAMP-mediated signaling Effects 0.000 description 1
- 102100037092 cAMP-specific 3',5'-cyclic phosphodiesterase 4A Human genes 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- 230000003197 catalytic effect Effects 0.000 description 1
- 229940047493 celexa Drugs 0.000 description 1
- 230000009134 cell regulation Effects 0.000 description 1
- 230000001413 cellular effect Effects 0.000 description 1
- 230000010001 cellular homeostasis Effects 0.000 description 1
- XMPZTFVPEKAKFH-UHFFFAOYSA-P ceric ammonium nitrate Chemical compound [NH4+].[NH4+].[Ce+4].[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O.[O-][N+]([O-])=O XMPZTFVPEKAKFH-UHFFFAOYSA-P 0.000 description 1
- 238000012512 characterization method Methods 0.000 description 1
- OGEBRHQLRGFBNV-RZDIXWSQSA-N chembl2036808 Chemical class C12=NC(NCCCC)=NC=C2C(C=2C=CC(F)=CC=2)=NN1C[C@H]1CC[C@H](N)CC1 OGEBRHQLRGFBNV-RZDIXWSQSA-N 0.000 description 1
- 230000035605 chemotaxis Effects 0.000 description 1
- 238000004587 chromatography analysis Methods 0.000 description 1
- 229960001653 citalopram Drugs 0.000 description 1
- 229960004606 clomipramine Drugs 0.000 description 1
- QZUDBNBUXVUHMW-UHFFFAOYSA-N clozapine Chemical compound C1CN(C)CCN1C1=NC2=CC(Cl)=CC=C2NC2=CC=CC=C12 QZUDBNBUXVUHMW-UHFFFAOYSA-N 0.000 description 1
- 230000002860 competitive effect Effects 0.000 description 1
- 230000000295 complement effect Effects 0.000 description 1
- 239000003636 conditioned culture medium Substances 0.000 description 1
- 238000012937 correction Methods 0.000 description 1
- 230000002596 correlated effect Effects 0.000 description 1
- 230000008878 coupling Effects 0.000 description 1
- 238000010168 coupling process Methods 0.000 description 1
- 238000005859 coupling reaction Methods 0.000 description 1
- 238000011018 current good manufacturing practice Methods 0.000 description 1
- 229940029644 cymbalta Drugs 0.000 description 1
- 230000001086 cytosolic effect Effects 0.000 description 1
- 238000000354 decomposition reaction Methods 0.000 description 1
- 230000002950 deficient Effects 0.000 description 1
- 229960003914 desipramine Drugs 0.000 description 1
- 229960001623 desvenlafaxine Drugs 0.000 description 1
- 229960003075 dibenzepin Drugs 0.000 description 1
- 230000009274 differential gene expression Effects 0.000 description 1
- 229960003524 dimetacrine Drugs 0.000 description 1
- RYQOGSFEJBUZBX-UHFFFAOYSA-N dimetacrine Chemical compound C1=CC=C2N(CCCN(C)C)C3=CC=CC=C3C(C)(C)C2=C1 RYQOGSFEJBUZBX-UHFFFAOYSA-N 0.000 description 1
- 239000002934 diuretic Substances 0.000 description 1
- 229960005426 doxepin Drugs 0.000 description 1
- 229940079593 drug Drugs 0.000 description 1
- 239000003596 drug target Substances 0.000 description 1
- 229960002866 duloxetine Drugs 0.000 description 1
- 230000001280 effect on cGMP Effects 0.000 description 1
- 230000001814 effect on stress Effects 0.000 description 1
- 229940098766 effexor Drugs 0.000 description 1
- 229940011681 elavil Drugs 0.000 description 1
- 238000001952 enzyme assay Methods 0.000 description 1
- 239000002532 enzyme inhibitor Substances 0.000 description 1
- 229940125532 enzyme inhibitor Drugs 0.000 description 1
- 238000011156 evaluation Methods 0.000 description 1
- 238000003818 flash chromatography Methods 0.000 description 1
- 239000012530 fluid Substances 0.000 description 1
- 229960004038 fluvoxamine Drugs 0.000 description 1
- CJOFXWAVKWHTFT-XSFVSMFZSA-N fluvoxamine Chemical compound COCCCC\C(=N/OCCN)C1=CC=C(C(F)(F)F)C=C1 CJOFXWAVKWHTFT-XSFVSMFZSA-N 0.000 description 1
- 238000002695 general anesthesia Methods 0.000 description 1
- 230000002068 genetic effect Effects 0.000 description 1
- 229940003380 geodon Drugs 0.000 description 1
- 108020004445 glyceraldehyde-3-phosphate dehydrogenase Proteins 0.000 description 1
- 230000012010 growth Effects 0.000 description 1
- 230000013632 homeostatic process Effects 0.000 description 1
- 102000055551 human PDE1A Human genes 0.000 description 1
- 150000004677 hydrates Chemical class 0.000 description 1
- 125000004435 hydrogen atom Chemical group [H]* 0.000 description 1
- 229960004801 imipramine Drugs 0.000 description 1
- BCGWQEUPMDMJNV-UHFFFAOYSA-N imipramine Chemical compound C1CC2=CC=CC=C2N(CCCN(C)C)C2=CC=CC=C21 BCGWQEUPMDMJNV-UHFFFAOYSA-N 0.000 description 1
- XZZXIYZZBJDEEP-UHFFFAOYSA-N imipramine hydrochloride Chemical compound [Cl-].C1CC2=CC=CC=C2N(CCC[NH+](C)C)C2=CC=CC=C21 XZZXIYZZBJDEEP-UHFFFAOYSA-N 0.000 description 1
- 210000002865 immune cell Anatomy 0.000 description 1
- 108091008915 immune receptors Proteins 0.000 description 1
- 102000027596 immune receptors Human genes 0.000 description 1
- 102000018358 immunoglobulin Human genes 0.000 description 1
- 238000000338 in vitro Methods 0.000 description 1
- 210000004969 inflammatory cell Anatomy 0.000 description 1
- 238000002347 injection Methods 0.000 description 1
- 239000007924 injection Substances 0.000 description 1
- 230000003993 interaction Effects 0.000 description 1
- 150000002500 ions Chemical class 0.000 description 1
- 238000002955 isolation Methods 0.000 description 1
- 230000000155 isotopic effect Effects 0.000 description 1
- 229940036674 latuda Drugs 0.000 description 1
- GJJFMKBJSRMPLA-DZGCQCFKSA-N levomilnacipran Chemical compound C=1C=CC=CC=1[C@]1(C(=O)N(CC)CC)C[C@H]1CN GJJFMKBJSRMPLA-DZGCQCFKSA-N 0.000 description 1
- 229940054157 lexapro Drugs 0.000 description 1
- 229960002813 lofepramine Drugs 0.000 description 1
- 229960001432 lurasidone Drugs 0.000 description 1
- 229940009622 luvox Drugs 0.000 description 1
- 230000022275 macrophage chemotaxis Effects 0.000 description 1
- 229910001629 magnesium chloride Inorganic materials 0.000 description 1
- 238000001819 mass spectrum Methods 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 238000002844 melting Methods 0.000 description 1
- 230000008018 melting Effects 0.000 description 1
- 239000012528 membrane Substances 0.000 description 1
- 229910021645 metal ion Inorganic materials 0.000 description 1
- 125000001570 methylene group Chemical group [H]C([H])([*:1])[*:2] 0.000 description 1
- 229960000600 milnacipran Drugs 0.000 description 1
- 230000000394 mitotic effect Effects 0.000 description 1
- 125000002950 monocyclic group Chemical group 0.000 description 1
- 210000000066 myeloid cell Anatomy 0.000 description 1
- 230000001452 natriuretic effect Effects 0.000 description 1
- 230000031990 negative regulation of inflammatory response Effects 0.000 description 1
- 230000024717 negative regulation of secretion Effects 0.000 description 1
- 210000005036 nerve Anatomy 0.000 description 1
- 230000008764 nerve damage Effects 0.000 description 1
- 230000001722 neurochemical effect Effects 0.000 description 1
- 230000004770 neurodegeneration Effects 0.000 description 1
- 208000015122 neurodegenerative disease Diseases 0.000 description 1
- 210000002569 neuron Anatomy 0.000 description 1
- 239000003900 neurotrophic factor Substances 0.000 description 1
- 239000002767 noradrenalin uptake inhibitor Substances 0.000 description 1
- 229940127221 norepinephrine reuptake inhibitor Drugs 0.000 description 1
- 229940087480 norpramin Drugs 0.000 description 1
- 229960001158 nortriptyline Drugs 0.000 description 1
- GPTURHKXTUDRPC-UHFFFAOYSA-N noxiptiline Chemical compound C1CC2=CC=CC=C2C(=NOCCN(C)C)C2=CC=CC=C21 GPTURHKXTUDRPC-UHFFFAOYSA-N 0.000 description 1
- 229950004461 noxiptiline Drugs 0.000 description 1
- 238000000655 nuclear magnetic resonance spectrum Methods 0.000 description 1
- KVWDHTXUZHCGIO-UHFFFAOYSA-N olanzapine Chemical compound C1CN(C)CCN1C1=NC2=CC=CC=C2NC2=C1C=C(C)S2 KVWDHTXUZHCGIO-UHFFFAOYSA-N 0.000 description 1
- 210000001010 olfactory tubercle Anatomy 0.000 description 1
- 108010079918 oncomodulin Proteins 0.000 description 1
- 239000006186 oral dosage form Substances 0.000 description 1
- 230000001151 other effect Effects 0.000 description 1
- 229910052760 oxygen Inorganic materials 0.000 description 1
- 229940055692 pamelor Drugs 0.000 description 1
- 229940049954 penicillin Drugs 0.000 description 1
- 239000010452 phosphate Substances 0.000 description 1
- 239000002590 phosphodiesterase V inhibitor Substances 0.000 description 1
- XHXFXVLFKHQFAL-UHFFFAOYSA-N phosphoryl trichloride Chemical compound ClP(Cl)(Cl)=O XHXFXVLFKHQFAL-UHFFFAOYSA-N 0.000 description 1
- 102000020233 phosphotransferase Human genes 0.000 description 1
- 229950000922 pipofezine Drugs 0.000 description 1
- 229920002223 polystyrene Polymers 0.000 description 1
- 230000006659 positive regulation of apoptotic process Effects 0.000 description 1
- 230000026229 positive regulation of cell death Effects 0.000 description 1
- 230000033439 positive regulation of cell-cell adhesion Effects 0.000 description 1
- 230000006979 positive regulation of immune system process Effects 0.000 description 1
- 230000031339 positive regulation of inflammatory response Effects 0.000 description 1
- 230000019330 positive regulation of interleukin-8 production Effects 0.000 description 1
- 230000017151 positive regulation of tumor necrosis factor production Effects 0.000 description 1
- 210000002442 prefrontal cortex Anatomy 0.000 description 1
- 229940014148 pristiq Drugs 0.000 description 1
- 230000001737 promoting effect Effects 0.000 description 1
- 229960002601 protriptyline Drugs 0.000 description 1
- BWPIARFWQZKAIA-UHFFFAOYSA-N protriptyline Chemical compound C1=CC2=CC=CC=C2C(CCCNC)C2=CC=CC=C21 BWPIARFWQZKAIA-UHFFFAOYSA-N 0.000 description 1
- OGQDIIKRQRZXJH-UHFFFAOYSA-N protriptyline hydrochloride Chemical compound [Cl-].C1=CC2=CC=CC=C2C(CCC[NH2+]C)C2=CC=CC=C21 OGQDIIKRQRZXJH-UHFFFAOYSA-N 0.000 description 1
- 229940035613 prozac Drugs 0.000 description 1
- 238000000746 purification Methods 0.000 description 1
- 238000004445 quantitative analysis Methods 0.000 description 1
- 229960004431 quetiapine Drugs 0.000 description 1
- URKOMYMAXPYINW-UHFFFAOYSA-N quetiapine Chemical compound C1CN(CCOCCO)CCN1C1=NC2=CC=CC=C2SC2=CC=CC=C12 URKOMYMAXPYINW-UHFFFAOYSA-N 0.000 description 1
- ZTHJULTYCAQOIJ-WXXKFALUSA-N quetiapine fumarate Chemical compound [H+].[H+].[O-]C(=O)\C=C\C([O-])=O.C1CN(CCOCCO)CCN1C1=NC2=CC=CC=C2SC2=CC=CC=C12.C1CN(CCOCCO)CCN1C1=NC2=CC=CC=C2SC2=CC=CC=C12 ZTHJULTYCAQOIJ-WXXKFALUSA-N 0.000 description 1
- 230000006798 recombination Effects 0.000 description 1
- 238000005215 recombination Methods 0.000 description 1
- 230000007115 recruitment Effects 0.000 description 1
- 230000008929 regeneration Effects 0.000 description 1
- 238000011069 regeneration method Methods 0.000 description 1
- 230000012121 regulation of immune response Effects 0.000 description 1
- 230000005334 regulation of lymphocyte activation Effects 0.000 description 1
- 230000022532 regulation of transcription, DNA-dependent Effects 0.000 description 1
- 230000008439 repair process Effects 0.000 description 1
- 230000002441 reversible effect Effects 0.000 description 1
- 229940011389 rexulti Drugs 0.000 description 1
- RAPZEAPATHNIPO-UHFFFAOYSA-N risperidone Chemical compound FC1=CC=C2C(C3CCN(CC3)CCC=3C(=O)N4CCCCC4=NC=3C)=NOC2=C1 RAPZEAPATHNIPO-UHFFFAOYSA-N 0.000 description 1
- 238000003118 sandwich ELISA Methods 0.000 description 1
- 229940042084 saphris Drugs 0.000 description 1
- 229930195734 saturated hydrocarbon Natural products 0.000 description 1
- 229940047807 savella Drugs 0.000 description 1
- JOSMPBVYYKRYLG-OLZOCXBDSA-N sch-51866 Chemical compound N1([C@H]2CCC[C@H]2N=C1N(C(C=1N2)=O)C)C=1N=C2CC1=CC=C(C(F)(F)F)C=C1 JOSMPBVYYKRYLG-OLZOCXBDSA-N 0.000 description 1
- 229940035004 seroquel Drugs 0.000 description 1
- 229940076279 serotonin Drugs 0.000 description 1
- 239000003772 serotonin uptake inhibitor Substances 0.000 description 1
- 229960002073 sertraline Drugs 0.000 description 1
- BLFQGGGGFNSJKA-XHXSRVRCSA-N sertraline hydrochloride Chemical compound Cl.C1([C@@H]2CC[C@@H](C3=CC=CC=C32)NC)=CC=C(Cl)C(Cl)=C1 BLFQGGGGFNSJKA-XHXSRVRCSA-N 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 239000012453 solvate Substances 0.000 description 1
- 239000011877 solvent mixture Substances 0.000 description 1
- 230000000392 somatic effect Effects 0.000 description 1
- 230000003595 spectral effect Effects 0.000 description 1
- 238000010186 staining Methods 0.000 description 1
- 238000010561 standard procedure Methods 0.000 description 1
- 230000004936 stimulating effect Effects 0.000 description 1
- 229960005322 streptomycin Drugs 0.000 description 1
- 239000005720 sucrose Substances 0.000 description 1
- 239000011593 sulfur Substances 0.000 description 1
- 239000013589 supplement Substances 0.000 description 1
- 238000001356 surgical procedure Methods 0.000 description 1
- 229940118176 surmontil Drugs 0.000 description 1
- 239000000725 suspension Substances 0.000 description 1
- 230000002195 synergetic effect Effects 0.000 description 1
- 238000003786 synthesis reaction Methods 0.000 description 1
- 208000006379 syphilis Diseases 0.000 description 1
- 239000003826 tablet Substances 0.000 description 1
- LMBFAGIMSUYTBN-MPZNNTNKSA-N teixobactin Chemical compound C([C@H](C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H](CCC(N)=O)C(=O)N[C@H]([C@@H](C)CC)C(=O)N[C@@H]([C@@H](C)CC)C(=O)N[C@@H](CO)C(=O)N[C@H]1C(N[C@@H](C)C(=O)N[C@@H](C[C@@H]2NC(=N)NC2)C(=O)N[C@H](C(=O)O[C@H]1C)[C@@H](C)CC)=O)NC)C1=CC=CC=C1 LMBFAGIMSUYTBN-MPZNNTNKSA-N 0.000 description 1
- CZDYPVPMEAXLPK-UHFFFAOYSA-N tetramethylsilane Chemical compound C[Si](C)(C)C CZDYPVPMEAXLPK-UHFFFAOYSA-N 0.000 description 1
- 230000001225 therapeutic effect Effects 0.000 description 1
- 229950010076 tofenacin Drugs 0.000 description 1
- 229940041597 tofranil Drugs 0.000 description 1
- 229960002431 trimipramine Drugs 0.000 description 1
- ZSCDBOWYZJWBIY-UHFFFAOYSA-N trimipramine Chemical compound C1CC2=CC=CC=C2N(CC(CN(C)C)C)C2=CC=CC=C21 ZSCDBOWYZJWBIY-UHFFFAOYSA-N 0.000 description 1
- YDGHCKHAXOUQOS-BTJKTKAUSA-N trimipramine maleate Chemical compound [O-]C(=O)\C=C/C([O-])=O.C1CC2=CC=CC=C2[NH+](CC(C[NH+](C)C)C)C2=CC=CC=C21 YDGHCKHAXOUQOS-BTJKTKAUSA-N 0.000 description 1
- 229930195735 unsaturated hydrocarbon Natural products 0.000 description 1
- 229960004688 venlafaxine Drugs 0.000 description 1
- 229940045977 vivactil Drugs 0.000 description 1
- 239000002699 waste material Substances 0.000 description 1
- 229960000607 ziprasidone Drugs 0.000 description 1
- 229940020965 zoloft Drugs 0.000 description 1
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/4985—Pyrazines or piperazines ortho- or peri-condensed with heterocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/435—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with one nitrogen as the only ring hetero atom
- A61K31/44—Non condensed pyridines; Hydrogenated derivatives thereof
- A61K31/4427—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems
- A61K31/444—Non condensed pyridines; Hydrogenated derivatives thereof containing further heterocyclic ring systems containing a six-membered ring with nitrogen as a ring heteroatom, e.g. amrinone
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/495—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having six-membered rings with two or more nitrogen atoms as the only ring heteroatoms, e.g. piperazine or tetrazines
- A61K31/505—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim
- A61K31/519—Pyrimidines; Hydrogenated pyrimidines, e.g. trimethoprim ortho- or peri-condensed with heterocyclic rings
- A61K31/52—Purines, e.g. adenine
- A61K31/522—Purines, e.g. adenine having oxo groups directly attached to the heterocyclic ring, e.g. hypoxanthine, guanine, acyclovir
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K45/00—Medicinal preparations containing active ingredients not provided for in groups A61K31/00 - A61K41/00
- A61K45/06—Mixtures of active ingredients without chemical characterisation, e.g. antiphlogistics and cardiaca
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P25/00—Drugs for disorders of the nervous system
- A61P25/28—Drugs for disorders of the nervous system for treating neurodegenerative disorders of the central nervous system, e.g. nootropic agents, cognition enhancers, drugs for treating Alzheimer's disease or other forms of dementia
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P27/00—Drugs for disorders of the senses
- A61P27/02—Ophthalmic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P29/00—Non-central analgesic, antipyretic or antiinflammatory agents, e.g. antirheumatic agents; Non-steroidal antiinflammatory drugs [NSAID]
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P37/00—Drugs for immunological or allergic disorders
- A61P37/02—Immunomodulators
- A61P37/06—Immunosuppressants, e.g. drugs for graft rejection
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/33—Heterocyclic compounds
- A61K31/395—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins
- A61K31/40—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil
- A61K31/4015—Heterocyclic compounds having nitrogen as a ring hetero atom, e.g. guanethidine or rifamycins having five-membered rings with one nitrogen as the only ring hetero atom, e.g. sulpiride, succinimide, tolmetin, buflomedil having oxo groups directly attached to the heterocyclic ring, e.g. piracetam, ethosuximide
-
- Y—GENERAL TAGGING OF NEW TECHNOLOGICAL DEVELOPMENTS; GENERAL TAGGING OF CROSS-SECTIONAL TECHNOLOGIES SPANNING OVER SEVERAL SECTIONS OF THE IPC; TECHNICAL SUBJECTS COVERED BY FORMER USPC CROSS-REFERENCE ART COLLECTIONS [XRACs] AND DIGESTS
- Y02—TECHNOLOGIES OR APPLICATIONS FOR MITIGATION OR ADAPTATION AGAINST CLIMATE CHANGE
- Y02A—TECHNOLOGIES FOR ADAPTATION TO CLIMATE CHANGE
- Y02A50/00—TECHNOLOGIES FOR ADAPTATION TO CLIMATE CHANGE in human health protection, e.g. against extreme weather
- Y02A50/30—Against vector-borne diseases, e.g. mosquito-borne, fly-borne, tick-borne or waterborne diseases whose impact is exacerbated by climate change
Landscapes
- Health & Medical Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Epidemiology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Organic Chemistry (AREA)
- Immunology (AREA)
- Neurosurgery (AREA)
- Biomedical Technology (AREA)
- Neurology (AREA)
- Ophthalmology & Optometry (AREA)
- Hospice & Palliative Care (AREA)
- Psychiatry (AREA)
- Transplantation (AREA)
- Pain & Pain Management (AREA)
- Rheumatology (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
Abstract
Un inhibidor de PDE1 para uso en el tratamiento o profilaxis de neuroinflamación y/o enfermedades o trastornos asociados con neuroinflamación y/o función microglial que comprende la administración de un inhibidor de PDE1 a un paciente que lo necesite, en donde el inhibidor de PDE1 es: A. un compuesto de Fórmula V: **(Ver fórmula)** en donde (I) R1 es H o alquilo C1-4 (p. ej., metilo); (ii) R4 es H o alquilo C1-4 y R2 y R3 son, independientemente, H o alquilo C1-4 (p. ej., R2 y R3 ambos son metilo, o R2 es H y R3 es isopropilo), arilo, heteroarilo, (opcionalmente hetero)arilalcoxi u (opcionalmente hetero)arilalquilo; o R2 es H y R3 y R4 juntos forman un puente di-, tri- o tetrametileno (pref. en donde el R3 y R4 juntos tienen la configuración cis, p. ej., donde los carbonos que llevan R3 y R4 tienen las configuraciones R y S, respectivamente); (iii) R5 es un heteroarilalquilo sustituido, p. ej., sustituido con haloalquilo o R5 está unido a uno de los nitrógenos en la porción de pirazolo de Fórmula V y es un resto de Fórmula A: **(Ver fórmula)** en donde X, Y y Z son, independientemente, N o C, y R8, R9, R11 y R12 son independientemente H o halógeno (p. ej., Cl o F), y R10 es halógeno, alquilo, cicloalquilo, haloalquilo (p. ej., trifluorometilo), arilo (por ejemplo, fenilo), heteroarilo (por ejemplo, piridilo (p. ej., pirid-2-ilo) o tiadiazolilo (p. ej., 1,2,3-tiadiazol-4 -il)), diazolilo, triazolilo, tetrazolilo, arilcarbonilo (p. ej., benzoílo), alquilsulfonilo (p. ej., metilsulfonilo), heteroarilcarbonilo o alcoxicarbonilo; siempre que cuando X, Y o Z sea nitrógeno, R8, R9, o R10, respectivamente, no está presente; y (iv) R6 es H, alquilo, arilo, heteroarilo, arilalquilo (p. ej., bencilo), arilamino (p. ej., fenilamino), heteroarilamino, N,N- dialquilamino, N,N-diarilamino o N-aril-N-(arilalquil)amino (p. ej. , N-fenil-N-(1,1'-bifen-4-ilmetil)amino); y (v) n=0 o 1; (vi) cuando n=1, A es -C(R13R14)- en donde R13 y R14, son, independientemente, H o alquilo C1-4, arilo, heteroarilo, (opcionalmente hetero)arilalcoxi o (opcionalmente hetero)arilalquilo; en libre, sal o enantiómeros, diastereoisómeros y racematos; B. un compuesto de Fórmula VII: **(Ver fórmula)** (i) X es alquileno C1-6 (p. ej., metileno, etileno o prop-2-in-1-ileno); (ii) Y es un enlace sencillo, alquinileno (p. ej., -C≡C-), arileno (p. ej., fenileno) o heteroarileno (p. ej., piridileno); (iii) Z es H, arilo (p. ej., fenilo), heteroarilo (p. ej., piridilo, p. ej., pirid-2-ilo), halo (p. ej., F, Br, Cl), halo alquilo C1-6 (p. ej., trifluorometilo), -C(O)-R1, -N(R2)(D3), o cicloalquilo C3-7 que contiene opcionalmente al menos un átomo seleccionado de un grupo que consta de N u O (p. ej., ciclopentilo, ciclohexilo, tetrahidro-2H-piran-4-ilo o morfolinilo); (iv) R1 es alquilo C1-6, halo alquilo C1-6, -OH o -O alquilo C1-6 (p. ej., -OCH3); (v) R2 y R3 son independientemente H o alquilo C1-6; (vi) R4 y R5 son independientemente H, alquilo C1-6 o arilo (p. ej., fenilo) opcionalmente sustituido con uno o más halo (p. ej., fluorofenilo, p. ej., 4-fluorofenilo), hidroxi (p. ej., hidroxifenilo, p. ej., 4-hidroxifenilo o 2-hidroxifenilo) o alcoxi C1-6; (vii) en donde X, Y y Z están independientemente y opcionalmente sustituidos con uno o más halo (p. ej., F, Cl o Br), alquilo C1-6 (p. ej., metilo), halo alquilo C1-6 (p. ej., trifluorometilo), p. ej., Z es heteroarilo, p. ej., piridilo sustituido con uno o más halo (p. e., 6-fluoropirid-2-ilo, 5-fluoropirid-2-ilo, 6-fluoropirid-2-ilo, 3-fluoropirid-2-ilo, 4-fluoropirid-2- ilo, 4,6-dicloropirid-2-ilo), halo alquilo C1-6 (p. ej., 5-trifluorometilpirid-2-ilo) o alquilo C1-6 (p. ej., 5-metilpirid-2-ilo), o Z es arilo, p. ej., fenilo, sustituido con uno o más halo (p. ej., 4-fluorofenilo), en forma de sal libre farmacéuticamente aceptable; o C. un compuesto de Fórmula XII: **(Ver fórmula)** en donde (i) R1 es H o alquilo C1-4 (p. ej., metilo o etilo); (ii) R2 y R3 son independientemente H o alquilo C1-6 (p. ej., metilo o etilo); (iii) R4 es H o alquilo C1-4 (p. ej., metilo o etilo); (iv) R5 es arilo (p. ej., fenilo) opcionalmente sustituido con uno o más grupos seleccionados independientemente de -C(=O)- alquilo C1-6 (p. ej., -C(=O)-CH3) y hidroxialquilo C1-6 (p. ej., 1-hidroxietilo); (v) R6 y R7 son independientemente H o arilo (p. ej., fenilo) opcionalmente sustituidos con uno o más grupos seleccionados independientemente de alquilo C1-6 (p. ej., metilo o etilo) y halógeno (p. ej., F o Cl), p. ej., fenilo no sustituido o fenilo sustituido con uno o más halógenos (p. ej., F) o fenilo sustituido con uno o más alquilo C1-6 y uno o más halógenos o fenilo sustituido con un alquilo C1-6 y un halógeno, p. ej., 4-fluorofenilo o 3,4-difluorofenilo o 4- fluoro-3-metilfenilo; y (vi) n es 1, 2, 3 o 4, en forma libre o de sal.
Description
DESCRIPCIÓN
Usos novedosos
CAMPO DE LA INVENCIÓN
El AMPc se refiere a la administración de inhibidores de la fosfodiesterasa 1 (PDE1) para el tratamiento y profilaxis de neuroinflamación y/o enfermedades o trastornos asociados con neuroinflamación y/o función microglial, estrictamente limitado al contenido de las reivindicaciones adjuntas.
ANTECEDENTES DE LA INVENCIÓN
Se han identificado once familias de fosfodiesterasas (PDE), pero solo las PDE en la Familia I, las fosfodiesterasas dependientes de Ca2+-calmodulina (CaM-PDE), son activadas por el Ca2+-calmodulina y se ha demostrado que media en las vías de señalización del calcio y de los nucleótidos cíclicos (p. ej., AMPc y GMPc). Por lo tanto, estas PDE se activan en condiciones estimuladas cuando aumentan los niveles de calcio intracelular, lo que conduce a una mayor hidrólisis de nucleótidos cíclicos. Los tres genes CaM-PDE conocidos, PDE1A, PDE1B y PDE1C, se expresan todos en tejido del sistema nervioso central. En el cerebro, la expresión predominante de PDE1A se encuentra en la corteza y el neoestriado, la PDE1B se expresa en el neoestriado, la corteza prefrontal, el hipoAMPco y el tubérculo olfatorio, y la PDE1C se expresa de manera más ubicua.
La PDE4 es la principal enzima metabolizadora de AMPc que se encuentra en las células inflamatorias e inmunitarias, y los inhibidores de la PDE4 son de interés como fármacos antiinflamatorios. Sin embargo, no se ha pensado que la PDE1 desempeñe un papel importante en la respuesta inflamatoria, aunque la PDE-1 se induce en la diferenciación de monocitos a macrófagos mediada por la citocina factor estimulante de colonias de granulocitos y macrófagos (GM-CSF). Se ha demostrado que el inhibidor de PDE1, vinpocetina, es antiinflamatorio, pero se cree que la acción antiinflamatoria de la vinpocetina es causada por una inhibición directa del complejo de quinasa IkB (IKK) en lugar del bloqueo de la PDE.
La microglía tiene un papel central en el mantenimiento de la homeostasis y en la mediación de la inflamación en el cerebro. La microglia se comunica con señales complejas a las neuronas y los astrocitos, determinando cuántas células cerebrales se necesitan y cuándo eliminar una sinapsis, p. ej., destruyendo las sinapsis defectuosas o no utilizadas. La microglía puede existir en diferentes estados: un estado de reposo, que es relativamente inactivo pero puede realizar funciones de vigilancia, o en uno de dos estados de activación funcionalmente distintos, M1 y M2, El estado M1 es inducido por una señal tal como IFN-y o lipopolisacárido (LPS), y responde liberando citocinas inflamatorias como TNF-, IL-1 p y especies reactivas de oxígeno/especies reactivas de nitrógeno (ROS/NOS). El estado M2 tiene un efecto antiinflamatorio, bloqueando la liberación de citocinas proinflamatorias, ingiriendo desechos, promoviendo la reparación de tejidos y liberando factores neurotróficos. La microglía activada se ha asociado con una variedad de enfermedades neurodegenerativas, incluida la enfermedad de Alzheimer (EA), la enfermedad de Parkinson (EP) y la esclerosis lateral amiotrófica (ELA), y puede contribuir a la patología de estas enfermedades, aunque no se determina de manera concluyente si la inflamación es una causa subyacente o un efecto de estas condiciones.
No se ha demostrado previamente que la PDE1 tenga un papel significativo en la mediación de citocinas inflamatorias, en el cerebro o en otro lugar, o que tenga un efecto significativo sobre las enfermedades inflamatorias. Los procesos inflamatorios en general y las enfermedades y trastornos relacionados con la inflamación son numerosos, y los mecanismos y acciones aún no se conocen bien. Actualmente, existe una necesidad en gran medida insatisfecha de una forma eficaz de tratar la inflamación y las enfermedades y trastornos relacionados con la inflamación, especialmente con respecto a la inflamación que se produce en el cerebro.
BREVE DESCRIPCIÓN DE LOS DIBUJOS
La Figura 1 representa la expresión de fosfodiesterasa en células BV2 tratadas con análisis LPS - RNAseq. FPKM se refiere a lecturas de fragmentos por kilobase de exón por millón de lecturas asignadas.
La Figura 2 representa que un inhibidor de PDE1 (Compuesto 214) suprime la IL1 p inducida por LPS en células BV2
La Figura 3 representa que un inhibidor de PDE1 (Compuesto 214) suprime la IL1 p inducida por LPS en el hipoAMPco de ratón, in vivo.
La Figura 4a representa que un inhibidor de PDE1 (Compuesto 214) reduce significativamente el aumento inducido por LPS en la expresión de las citocinas inflamatorias IL1p, TNF-a y Ccl2 en células BV2, según lo medido por PCR cuantitativa, mientras que un inhibidor de PDE4, rolipram, muestra un perfil diferente. En un experimento separado, la Figura 4b demuestra que la administración de un inhibidor de PDE1 de la presente invención (Compuesto 214) reduce en gran medida o atenúa los cambios inducidos por LPS en los marcadores proinflamatorios en células BV2 (Figura 4b).
La figura 5 representa la inhibición de la liberación de TNFa inducida por LPS a partir de células BV2,
La figura 6 representa la reducción dependiente de la dosis por un inhibidor de PDE1 de la expresión de ARNm de TNFa estimulada por LPS.
La Figura 7 representa la inhibición por un inhibidor de PDE1 de la inducción por LPS de la expresión de citocinas proinflamatorias y un aumento de la expresión de una citocina antiinflamatoria (IL-10).
La Figura 8 representa un inhibidor de PDE1 (Compuesto 214) que previene cambios en la expresión de genes inflamatorios inducidos por LPS en ratones. Los ratones adultos se tratan con vehículo (barras blancas), 500 pg/kg LPS s.c. (barras grises), o 10 mg/kg ITI-214 i.p. y 500 pg/kg LPS s.c. (barras negras) durante 2 horas (n = 4). El tejido estriatal se analiza en busca de niveles de ARNm de TNF, IL1p, Ccl2 e IL6, Los niveles de expresión se muestran como cambios en la señal de Q-PCR del vehículo (AACt) y se comparan mediante ANOVA. * p<0,05, **p<0,01, ***p<0,001,
La figura 9 demuestra los niveles de expresión (FPKM) de genes seleccionados con patrones compartidos de respuesta a LPS e ITI-214, Las células Bv 2 se tratan con LPS, ITI-214 o LPS+ITI-214,
La Figura 10a muestra el cambio en los niveles de expresión de cada gen en células BV2 con 50 ng/ml de LPS y la dosis indicada de ITI-214 (abreviado 214).
La Figura 10b demuestra los efectos dependientes de la dosis de ITI-214 en ausencia de estimulación con LPS. De izquierda a derecha, para la Fig. 10a, las barras indican muestras tratadas con: LPS, 0,1 pM 214 LPS, 0,4 pM 214 LPS, 1,1 pM 214 LPS, 3,3 pM 214 LPS, 10 pM 214 LPS, para cada gen particular que se muestra en el eje X. De izquierda a derecha, para la Fig. 10b, las barras indican muestras tratadas con: 0,04 pM 214, 0,1 pM 214, 0,4 pM 214, 1,1 pM 214, 3,3 pM 214, 10 pM 214, para cada gen particular que se muestra en el eje X.
Fig. 11a Se puede estimular la actividad dependiente de GMPc del inhibidor de PDE1 de la presente invención (Compuesto 214), la actividad de guanilil ciclasa en partículas con péptido natriurético auricular (ANP) o la actividad de guanilil ciclasa soluble con donador de óxido nítrico DEANO. Para cada gen, de izquierda a derecha, las barras indican el tratamiento con: LPS, 2143,3 pM, 214 10 pM, forskoline y DEANO.
La Fig. 11b demuestra la influencia de cada nucleótido cíclico (AMPc o GMPc) en la respuesta de ITI-214 al combinar la estimulación con LPS, la inhibición de PDE1 con ITI-214 y el inhibidor de PKA (AMPcS-Rp) (100 pM) o el inhibidor de PKG ( -8-Br-PET-GMPcS) (100 pM). De izquierda a derecha, para la Fig. 11b, las barras indican muestras tratadas con: LPS, 2143,3 pM, 214 10 pM, AMPcS-Rp y RP-8-Br-PET-GMPcS.
La Fig. 12 demuestra que el inhibidor de PDE1 probado es muy eficaz para aumentar la supervivencia de las células ganglionares de la retina en comparación con el control de PBS en el modelo de lesión óptica descrito en el Ejemplo 10,
SUMARIO DE LA INVENCIÓN
Sorprendentemente, hemos descubierto que la PDE1 media la expresión de ciertas citocinas y quimiocinas proinflamatorias y que los inhibidores de la PDE1 tienen efectos antiinflamatorios específicos, que son diferentes de los efectos antiinflamatorios de los inhibidores de la PDE4, En un aspecto, la inhibición de PDE1 regula la actividad inflamatoria en la microglía, reduciendo la expresión de genes proinflamatorios, con un perfil diferente al de la inhibición de PDE4, proporcionando así nuevos tratamientos para la neuroinflamación tóxica.
La regulación negativa de las respuestas inflamatorias en la microglia por niveles elevados de nucleótidos cíclicos intracelulares proporciona un área prometedora para la intervención terapéutica. El monofosfato de guanosina cíclico (GMPc) en la microglía se produce mediante la activación de los receptores natriuréticos auriculares o la guanilil ciclasa soluble y se hidroliza por las fosfodiesterasas (PDE). Se ha demostrado que el aumento de GMPc intracelular estimulando la producción o inhibiendo la hidrólisis atenúa las respuestas inducidas por LPS en la microglía. Además, se ha demostrado que GMPc desempeña un papel en la motilidad de la microglía inducida por LPS. El monofosfato de adenosina cíclico (AMPc) también es un regulador clave de las respuestas inflamatorias. Se ha demostrado que la estimulación con LPS y citocinas aumenta la expresión de PDE4B y disminuye el AMPc. Las PDE son objetivos probados aptos para fármacos. Las enzimas de la familia PDE1, de las cuales la PDE1B se expresa en la microglía, hidrolizan tanto AMPc como GMPc y son activadas por el calcio.
Entre las funciones desempeñadas por las dianas de la enzima PDE1 de los compuestos de la invención, la isoforma PDE1B se encuentra en gran abundancia en la microglía, donde puede desempeñar un papel en el control de las respuestas inflamatorias, en particular en condiciones de calcio intracelular elevado. Esto sugiere que ITI-214 podría resultar beneficioso en enfermedades asociadas, por ejemplo, con neuroinflamación crónica.
En una realización, por lo tanto, la invención proporciona el uso de varios compuestos inhibidores de PDE1 para tratar la inflamación y/o enfermedades o trastornos relacionados con la inflamación. La inflamación puede ser neuroinflamación y, en una realización, los inhibidores de PDE1 pueden modular específicamente la activación microglial en el cerebro. Sorprendentemente, hemos descubierto que la expresión inducida por LPS de ciertos biomarcadores inflamatorios (p. ej., IL1p, TNF-a y Ccl2) se puede atenuar o disminuir con la administración de un
inhibidor de PDE1 como se describe en este documento. Este descubrimiento tiene una amplia gama de aplicaciones para el tratamiento de enfermedades y trastornos inflamatorios relacionados o correlacionados con la expresión de varios biomarcadores inflamatorios.
Sin estar ligado a la teoría, un posible mecanismo para esta actividad es que la inhibición de PDE1B puede afectar la activación de los macrófagos en la sangre y/o la activación microglial en el SNC, para reducir la activación de M1 y la liberación de citocinas proinflamatorias, y para mejorar la acción de la microglía M2, a través de la regulación al alza de citocinas antiinflamatorias como la IL-10, El papel de la neuroinflamación y la función microglial en las patologías del SNC no se comprende completamente, pero suponemos que es relevante para una variedad de condiciones, que incluyen:
a. afecciones neurodegenerativas tales como enfermedad de Alzheimer (EA), enfermedad de Parkinson (EP), esclerosis lateral amiotrófica (ELA) y afecciones desmielinizantes, por ejemplo, esclerosis múltiple (EM) y enfermedades priónicas;
b. reparación de daño debido a hipoxia, hemorragia intracerebral o lesión cerebral traumática;
c. afecciones caracterizadas por una producción y/o respuesta anormales de neurotransmisores, que incluyen depresión, esquizofrenia, trastorno de estrés postraumático, ansiedad, trastorno por déficit de atención y enfermedad bipolar; p. ej., en donde cualquiera de los anteriores está asociado con neuroinflamación;
d. infecciones crónicas del SNC, p. ej., enfermedad de Lyme, sífilis o infección del SNC como consecuencia de un estado inmunosupresor, p. ej., demencia por VIH;
e. neuroinflamación como consecuencia de la quimioterapia.
Se cree que la inhibición dirigida de PDE1 en el cerebro con un compuesto de la presente invención afecta la activación microglial y reduce la señalización dañina de citocinas proinflamatorias y, al mismo tiempo, aumenta la producción de citocinas antiinflamatorias y factores involucrados en la motilidad y el reclutamiento de microglia.
En consecuencia, en una realización, la invención proporciona un nuevo método de tratamiento o profilaxis de la inflamación o enfermedad asociada con la inflamación que se puede mejorar mediante la administración de un inhibidor específico de la fosfodiesterasa tipo I (p. ej., un inhibidor de PDE1, p. ej., un inhibidor de PDE1B) (p. ej., un inhibidor de PDE1 de Fórmula V, VII, XII como se describe en el presente documento).
En una realización, la invención proporciona un método para tratar la neuroinflamación y/o enfermedades o trastornos asociados con la neuroinflamación y/o la función microglial, p. ej., seleccionado entre:
a. afecciones neurodegenerativas tales como enfermedad de Alzheimer (EA), enfermedad de Parkinson (EP), esclerosis lateral amiotrófica (ELA) y afecciones desmielinizantes, p. ej., esclerosis múltiple (EM) y enfermedades priónicas;
b. hipoxia, hemorragia intracerebral o lesión cerebral traumática;
c. afecciones caracterizadas por una producción y/o respuesta anormales de neurotransmisores, que incluyen depresión, esquizofrenia, trastorno de estrés postraumático, ansiedad, trastorno por déficit de atención y enfermedad bipolar; p. ej., en donde cualquiera de los anteriores está asociado con neuroinflamación; y d. infecciones crónicas del SNC, p. ej., enfermedad de Lyme o infección del SNC como consecuencia de un estado inmunosupresor, p. ej., demencia por VIH;
e. neuroinflamación como consecuencia de la quimioterapia; que comprende administrar una cantidad eficaz de un inhibidor de PDE1 de la presente invención (p. ej., un inhibidor de PDE1 de Fórmula V, VII, XII como se describe en el presente documento), p. ej., una cantidad eficaz para (i) reducir o inhibir la activación de la microglía M1, y/ o (ii) y la cantidad eficaz para reducir los niveles de una o más citocinas proinflamatorias (p. ej., IL1p, TNF-a y Ccl2, o una combinación de las mismas); a un paciente que lo necesite.
En una realización, los inhibidores de PDE1 de la presente invención (p. ej., un inhibidor de PDE1 de Fórmula V, VII, XII como se describe en el presente documento) se administran a un paciente con niveles elevados de una o más citocinacitocinas proinflamatorias (p. ej., IL1 p, TNF-a , y Ccl2, o una combinación de los mismos), p. ej., a un paciente que padece neuroinflamación y/o enfermedades o trastornos asociados con la neuroinflamación y/o la función microglial, p. ej., seleccionado entre:
a. afecciones neurodegenerativas tales como enfermedad de Alzheimer (EA), enfermedad de Parkinson (EP), esclerosis lateral amiotrófica (ELA) y afecciones desmielinizantes, p. ej., esclerosis múltiple (EM) y enfermedades priónicas;
b. hipoxia, hemorragia intracerebral o lesión cerebral traumática;
c. afecciones caracterizadas por una producción y/o respuesta anormales de neurotransmisores, incluyendo depresión, esquizofrenia, trastorno de estrés postraumático, ansiedad, trastorno por déficit de atención y enfermedad bipolar; p. ej., en donde cualquiera de los anteriores está asociado con neuroinflamación; y d. infecciones crónicas del SNC, p. ej., enfermedad de Lyme o infección del SNC como consecuencia de un estado inmunosupresor, p. ej., demencia por VIH;
e. neuroinflamación consecuencia de la quimioterapia.
Otras realizaciones de la invención se exponen o son evidentes a partir de la descripción detallada a continuación y los ejemplos del presente documento.
DESCRIPCIÓN DETALLADA DEL INVENTO
Compuestos para usar en los métodos de la invención
La invención proporciona que los inhibidores de PDE1 para uso en los métodos de tratamiento y profilaxis descritos en el presente documento son compuestos de Fórmula V:

en donde
(i) R1 es H o alquilo C1-4 (p. ej., metilo);
(ii) R4 es H o alquilo C1-4 y R2 y R3 son, independientemente, H o alquilo C1-4 (p. ejemplo, R2 y R3 ambos son metilo, o R2 es H y R3 es isopropilo), arilo, heteroarilo, (opcionalmente hetero)arilalcoxi u (opcionalmente hetero)arilalquilo;
o
R2 es H y R3 y R4 juntos forman un puente di-, tri- o tetrametileno (pref. en donde el R3 y R4 juntos tienen la configuración cis, p. ej., donde los carbonos que llevan R3 y R4 tienen las configuraciones R y S, respectivamente); (iii) R5 es un heteroarilalquilo sustituido, p. ej., sustituido con haloalquilo o R5 está unido a uno de los nitrógenos en la porción de pirazolo de fórmula V y es un resto de fórmula A

Fórmula A
en donde X, Y y Z son, independientemente, N o C, y Rs, R9, R11 y R12 son independientemente H o halógeno (p. ej., Cl o F), y R10 es halógeno, alquilo, cicloalquilo, haloalquilo (por ejemplo, trifluorometilo), arilo (por ejemplo, fenilo), heteroarilo (por ejemplo, piridilo (por ejemplo, pirid-2-ilo) o tiadiazolilo (por ejemplo, 1,2,3-tiadiazol-4 -il)), diazolilo, triazolilo, tetrazolilo, arilcarbonilo (p. ej., benzoílo), alquilsulfonilo (p. ej., metilsulfonilo), heteroarilcarbonilo o alcoxicarbonilo; siempre que cuando X, Y o Z sea nitrógeno, Rs, R9, o R10, respectivamente, no está presente; y
(iv) R6 es H, alquilo, arilo, heteroarilo, arilalquilo (p. ej., bencilo), arilamino (p. ej., fenilamino), heteroarilamino, N,N-dialquilamino, N,N-diarilamino o N-aril-N-(arilalquil)amino (p. ej. , N-fenil-N-(1,1'-bifen-4-ilmetil)amino); y (v) n=0 o 1;
(vi) cuando n=1, A es -C(R13Rm)-en donde R13 y R14, son, independientemente, H o alquilo C1-4, arilo, heteroarilo, (opcionalmente hetero)arilalcoxi o (opcionalmente hetero)arilalquilo;
en forma libre, de sal o de profármaco, incluidos sus enantiómeros, diastereoisómeros y racematos.
En una realización, la invención proporciona que los inhibidores de PDE1 para usar en los métodos de tratamiento y profilaxis descritos en este documento son compuestos de Fórmula VII:

(i) X es alquileno C1-6 (p. ej., metileno, etileno o prop-2-in-1-ileno);
(ii) Y es un enlace sencillo, alquinileno (p. ej., -C=C-), arileno (p. ej., fenileno) o heteroarileno (p. ej., piridileno); (iii) Z es H, arilo (p. ej., fenilo), heteroarilo (p. ejemplo, piridilo, p. ej., pirid-2-ilo), halo (p. ejemplo, F, Br, Cl), halo alquilo C1-6 (p. ej., trifluorometilo), -C(O)-R1, -N(R2)(D3), o cicloalquilo C3-7 que contiene opcionalmente al menos un° átomo seleccionado de un grupo que consta de N u O (p. ej., ciclopentilo, ciclohexilo, tetrahidro-2H-piran-4-ilo o morfolinilo);
(iv) R1 es alquilo C1-6, halo alquilo C1-6, -OH o -O alquilo C1-6 (p. ej., -OCH3);
(v) R2 y R3 son independientemente H o alquilo C1-6;
(vi) R4 y R5 son independientemente H, alquilo Ci -6 o arilo (p. ej., fenilo) opcionalmente sustituido con uno o más halo (p. ej., fluorofenilo, p. ej., 4-fluorofenilo), hidroxi (p. ej., hidroxifenilo, p. ej., 4-hidroxifenilo o 2-hidroxifenilo) o alcoxi C1-6;
(vii) en donde X, Y y Z están independientemente y opcionalmente sustituidos con uno o más halo (p. ej., F, Cl o Br), alquilo C1-6 (p. ej., metilo), halo alquilo C1-6 (p. ej., trifluorometilo), p. ej., Z es heteroarilo, p. ej., piridilo sustituido con uno o más halo (p. ej., 6-fluoropirid-2-ilo, 5-fluoropirid-2-ilo, 6-fluoropirid-2-ilo, 3-fluoropirid-2-ilo, 4-fluoropirid-2-ilo, 4,6-dicloropirid-2-ilo), halo alquilo C1-6 (p. ej., 5-trifluorometilpirid-2-ilo) o alquilo-C1-6 (p. ej., 5-metilpirid-2-ilo), o Z es arilo, p. ej., fenilo, sustituido con uno o más halo (p. ej., 4-fluorofenilo),
en forma libre, de sal o de profármaco.
En otra realización más, la invención proporciona que los inhibidores de PDE1 para usar en los métodos de tratamiento y profilaxis descritos en este documento son de fórmula XII:

Fórmula XII
en donde
(i) R 1 es H o alquilo C 1-4 (p. ej., metilo o etilo);
(ii) R 2 y R 3 son independientemente H o alquilo C 1-6 (p. ej., metilo o etilo);
(iii) R 4 es H o alquilo C 1-4 (p. ej., metilo o etilo);
(iv) R 5 es arilo (p. ej., fenilo) opcionalmente sustituido con uno o más grupos seleccionados independientemente de -C(=O)- alquilo C 1-6 (p. ej., -C(=O)- CH3) y C 1- 6-hidroxialquilo (p. ej., 1 -hidroxietilo);
(v) R 6 y R 7 son independientemente H o arilo (p. ej., fenilo) opcionalmente sustituido con uno o más grupos seleccionados independientemente de alquilo C 1-6 (p. ej., metilo o etilo) y halógeno (p. ej., F o Cl), por ejemplo, fenilo no sustituido o fenilo sustituido con uno o más halógenos (p. ej., F) o fenilo sustituido con uno o más alquilo C1-6 y uno o más halógenos o fenilo sustituido con un alquilo C1-6 y un halógeno, por ejemplo 4-fluorofenilo o 3,4-difluorofenilo o 4-fluoro-3-metilfenilo;y
(vi) n es 1, 2, 3 o 4,
en forma libre o de sal.
El compuesto se selecciona de cualquiera de los siguientes:

En una realización, la invención proporciona la administración de un inhibidor de PDE1 para el tratamiento o la profilaxis de la inflamación o una enfermedad o trastorno relacionado con la inflamación, en donde el inhibidor es un compuesto según lo siguiente:

En aún otra realización, la invención proporciona la administración de un inhibidor de PDE1 para el tratamiento o la profilaxis de la inflamación o una enfermedad o trastorno relacionado con la inflamación, en donde el inhibidor es un compuesto de acuerdo con lo siguiente:

En una realización, los inhibidores selectivos de PDE1 de cualquiera de las fórmulas anteriores (p. ej., Fórmula V, VII, XII) son compuestos que inhiben la hidrólisis de GMPc mediada por fosfodiesterasa (p. ej., mediada por PDE1, especialmente mediada por PDE1B), p. ej., los compuestos preferidos tienen un IC50 de menos de 1 pM, preferiblemente menos de 500 nM, preferiblemente menos de 50 nM y preferiblemente menos de 5 nM en un ensayo de PDE con reactivo de partículas de afinidad de metal inmovilizado, en forma libre o de sal.
A menos que se especifique lo contrario o quede claro por el contexto, los siguientes términos del presente documento tienen los siguientes significados:
"Alquilo", como se usa en el presente documento, es un resto de hidrocarburo saturado o insaturado, preferiblemente saturado, preferiblemente que tiene de uno a seis átomos de carbono, que puede ser lineal o ramificado, y puede estar opcionalmente mono-, di- o tri-sustituido, p. ej., con halógeno. (p. ej., cloro o fluoro), hidroxi o carboxi.
"Cicloalquilo", tal como se usa en el presente documento, es un resto de hidrocarburo no aromático saturado o insaturado, preferiblemente saturado, que comprende preferiblemente de tres a nueve átomos de carbono, al menos algunos de los cuales forman una estructura no aromática mono o bicíclica o cíclica con puente, y que puede estar opcionalmente sustituido, p. ej., con halógeno (p. ej., cloro o flúor), hidroxi o carboxi. Cuando el cicloalquilo contiene opcionalmente uno o más átomos seleccionados de N y O y/o S, dicho cicloalquilo también puede ser un heterocicloalquilo.
"Heterocicloalquilo" es, a menos que se indique lo contrario, un resto de hidrocarburo no aromático saturado o insaturado, preferiblemente saturado, que comprende preferiblemente de tres a nueve átomos de carbono, al menos algunos de los cuales forman una estructura no aromática mono o bicíclica o cíclica con puente, en donde al menos un átomo de carbono se reemplaza con N, O o S, cuyo heterocicloalquilo puede estar opcionalmente sustituido, p. ej., con halógeno (p. ej., cloro o flúor), hidroxi o carboxi.
"Arilo", tal como se usa aquí, es un hidrocarburo aromático monocíclico o bicíclico, preferiblemente fenilo, opcionalmente sustituido, p. ej., con alquilo (p. ej., metilo), halógeno (p. ej., cloro o fluoro), haloalquilo (p. ej., trifluorometilo), hidroxi, carboxi, o un arilo o heteroarilo adicional (p. ej., bifenilo o piridilfenilo).
"Heteroarilo", tal como se usa en el presente documento, es un resto aromático en donde uno o más de los átomos que forman el anillo aromático es azufre o nitrógeno en lugar de carbono, p. ej., piridilo o tiadiazolilo, que puede estar opcionalmente sustituido, p. ej., con alquilo, halógeno, haloalquilo, hidroxi o carboxi.
Para facilitar la referencia, los átomos en el núcleo de pirazolo-pirimidina de los Compuestos de la Invención están numerados de acuerdo con la numeración representada a continuación para la Fórmula I, a menos que se indique lo contrario o sea evidente por el contexto.
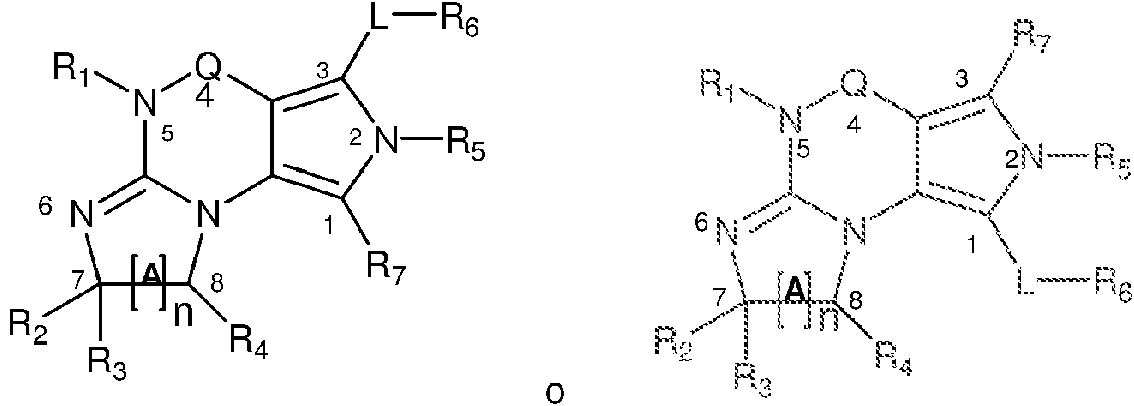
Cuando E es fenileno, la numeración es la siguiente:

Se pretende que cuando los sustituyentes terminan en "eno", por ejemplo, alquileno, fenileno o arilalquileno, se pretende que dichos sustituyentes formen un puente o estén conectados a otros dos sustituyentes. Por lo tanto, se pretende que metileno sea -CH2- y fenileno se pretende que sea -C6H4- y arilalquileno se pretende que sea -C6H4-CH2- o - CH2-C6H4-.
Compuestos de la invención, por ejemplo, 4,5,7,8-tetrahidro-2H-imidazo[1,2-a]pirrolo[3,4-e]pirimidina sustituida o 4,5,7,8,9-pentahidro-2H-pirimido[1,2-a]pirrolo[3,4-e]pirimidina, p. ej., compuestos de fórmula I (fórmula IA y IB), o un compuesto de fórmula II (p. ej., II-A o II-B), puede existir en forma libre o de sal, p. ej., como sales de adición de ácido. En esta especificación, a menos que se indique lo contrario, debe entenderse que un lenguaje como "Compuestos de la invención" abarca los compuestos en cualquier forma, por ejemplo, en forma de sal libre o de adición de ácido, o cuando los compuestos contienen sustituyentes ácidos, en forma de sal de adición de base. Los Compuestos de la Invención están destinados para su uso como productos farmacéuticos, por lo que se prefieren las sales farmacéuticamente aceptables. Las sales que no son adecuadas para usos farmacéuticos pueden ser útiles, por ejemplo, para el aislamiento o la purificación de Compuestos libres de la invención o sus sales farmacéuticamente aceptables, por lo que también se incluyen.
Los Compuestos de la invención, que abarcan cualquiera de los compuestos descritos en el presente documento, p. ejemplo, compuestos de 4,5,7,8-tetrahidro-(opcionalmente 4-tioxo o 4-imino)-(1H o 2H)-imidazo[1,2-a]pirazolo[4,3-e]pirimidina o 4,5,7,8,9-pentahidro-(1 H o 2H)-pirimido[1,2-a]pirazolo[4,3-e]pirimidina, p. ej., (1 o 2 y/o 3 y/o 5)-sustituido 4,5,7,8-tetrahidro-1 H-imidazo[1,2-a]pirazolo[4,3-e]pirimidina, 4,5,7,8-tetrahidro-2H-imidazo[1,2-a]pirazolo[4,3-e]pirimidina, 4,5,7,8-tetrahidro-(1 H o 2H)-pirimido[1,2-a]pirazolo[4,3-e]pirimidina-4(5H)-imina, 7,8-dihidro-1 H-imidazo[1,2-a]pirazolo[4,3-e]pirimidina-4(5H)-tiona o 7,8-dihidro-2H-imidazo[1,2-a]pirazolo[4,3-e] Los compuestos de pirimidina-4(5H)-tiona, por ejemplo, los Compuestos de Fórmula III o los Compuestos de Fórmula IV como se describe en el presente documento, pueden existir en forma libre o de sal, por ejemplo, como sales de adición de ácido.
Los compuestos de la invención también pueden existir en algunos casos en forma de profármaco. Una forma de profármaco es un compuesto que se convierte en el cuerpo en un Compuesto de la invención. Por ejemplo, cuando los compuestos de la invención contienen sustituyentes hidroxi o carboxi, estos sustituyentes pueden formar ésteres fisiológicamente hidrolizables y aceptables. Como se usa en el presente documento, "éster fisiológicamente hidrolizable y aceptable" significa ésteres de Compuestos de la Invención que son hidrolizables bajo condiciones fisiológicas para producir ácidos (en el caso de Compuestos de la Invención que tienen sustituyentes hidroxi) o alcoholes (en el caso de Compuestos de la invención que tienen sustituyentes carboxi) que son en sí mismos fisiológicamente tolerables a las dosis que se van a administrar. Por lo tanto, cuando el Compuesto de la invención contiene un grupo hidroxi, por ejemplo, Compuesto-OH, el profármaco de éster de acilo de tal compuesto, es decir, Compuesto-O-C(O)-alquilo C1-4, puede hidrolizarse en el cuerpo para formar alcohol fisiológicamente hidrolizable (Compuesto-OH) por un lado y ácido por el otro (p. ej., HOC(O)-alquilo C1-4). Alternativamente, en donde el Compuesto de la Invención contiene un ácido carboxílico, por ejemplo, Compuesto-C(O)OH, el profármaco de éster ácido de tal compuesto, el Compuesto-C(O)O- alquilo C1-4 puede hidrolizarse para formar el Compuesto-C(O)OH y HO-alquilo C1-4, Como se apreciará, el término abarca formas convencionales de profármacos farmacéuticos.
En otra realización, la invención proporciona además una composición farmacéutica que comprende un Compuesto de la invención, en forma de sal libre o farmacéuticamente aceptable, mezclado con un vehículo farmacéuticamente aceptable, para usar como agente antiinflamatorio.
Los compuestos de la invención también pueden existir en algunos casos en forma de profármaco. Una forma de profármaco es un compuesto que se convierte en el cuerpo en un Compuesto de la invención. Por ejemplo, cuando los compuestos de la invención contienen sustituyentes hidroxi o carboxi, estos sustituyentes pueden formar ésteres fisiológicamente hidrolizables y aceptables. Como se usa en el presente documento, "éster fisiológicamente hidrolizable y aceptable" significa ésteres de Compuestos de la Invención que son hidrolizables en condiciones fisiológicas para producir ácidos (en el caso de Compuestos de la Invención que tienen sustituyentes hidroxi) o alcoholes (en el caso de Compuestos de la invención que tienen sustituyentes carboxi) que son en sí mismos fisiológicamente tolerables a las dosis que se van a administrar. Por lo tanto, cuando el Compuesto de la invención contiene un grupo hidroxi, por ejemplo, Compuesto-OH, el profármaco de éster de acilo de dicho compuesto, es decir, Compuesto-O-C(O)-alquilo C1-4, puede hidrolizarse en el cuerpo para formar alcohol fisiológicamente hidrolizable (Compuesto-OH) por un lado y ácido por el otro (por ejemplo, HOC(O)-alquilo C1-4). Alternativamente, en donde el Compuesto de la Invención contiene un ácido carboxílico, por ejemplo, Compuesto-C(O)OH, el profármaco de éster ácido de tal compuesto, el Compuesto-C(O)O-alquilo C1-4 puede hidrolizarse para formar el Compuesto-C(O)OH y HO-alquilo C1-4, Como se apreciará, el término abarca formas convencionales de profármacos farmacéuticos.
En otra realización, la invención proporciona además una composición farmacéutica que comprende un Compuesto de la Invención, en forma de profármaco o sal farmacéuticamente aceptable libre, mezclado con un vehículo farmacéuticamente aceptable, para usar como agente antiinflamatorio.
Métodos de Fabricación de Compuestos de la Invención
Los compuestos de la invención y sus sales farmacéuticamente aceptables pueden prepararse usando los métodos descritos y ejemplificados en este documento y por métodos similares a los mismos y por métodos conocidos en la técnica química. Tales métodos incluyen, pero no se limitan a, los que se describen a continuación. Si no están disponibles comercialmente, los materiales de partida para estos procesos pueden prepararse mediante procedimientos, que se seleccionan de la técnica química utilizando técnicas que son similares o análogas a la síntesis de compuestos conocidos.
Se pueden preparar varios materiales de partida y/o Compuestos de la Invención usando los métodos descritos en los documentos US 2008-0188492 A1, US 2010-0173878 A1, US 2010-0273754 A1, US 2010-0273753 A1, WO 2010/065153, WO 2010/065151, WO 2010/065151, WO 2010/065149, WO 2010/065147, WO 2010/065152, WO 2011/153129, WO 2011/133224, WO 2011/153135, WO 2011/153136, WO 2011/153138, y la Pat. de EE.UU.
9,073,936,
Los Compuestos de la Invención incluyen sus enantiómeros, diastereoisómeros y racematos, así como sus polimorfos, hidratos, solvatos y complejos. Algunos compuestos individuales dentro del alcance de esta invención pueden contener dobles enlaces. Las representaciones de dobles enlaces en esta invención pretenden incluir tanto el isómero E como el Z del doble enlace. Además, algunos compuestos dentro del alcance de esta invención pueden contener uno o más centros asimétricos. Esta invención incluye el uso de cualquiera de los estereoisómeros ópticamente puros así como cualquier combinación de estereoisómeros.
También se pretende que los Compuestos de la Invención abarquen sus isótopos estables e inestables. Los isótopos estables son isótopos no radiactivos que contienen un neutrón adicional en comparación con los abundantes nucleidos de la misma especie (es decir, elemento). Se espera que se conserve la actividad de los compuestos que comprenden tales isótopos, y dicho compuesto también tendría utilidad para medir la farmacocinética de los análogos no isotópicos. Por ejemplo, el átomo de hidrógeno en una posición determinada de los Compuestos de la invención puede reemplazarse con deuterio (un isótopo estable que no es radiactivo). Los ejemplos de isótopos estables conocidos incluyen, entre otros, deuterio, 13C, 15N, 18O. Alternativamente, isótopos inestables, que son isótopos radiactivos que contienen neutrones adicionales en comparación con los abundantes nucleidos de la misma especie (es decir, elemento), por ejemplo, 123I, 131I, 125I, 11C, 18F, puede reemplazar a las correspondientes especies abundantes de I, C y F. Otro ejemplo de isótopo útil del compuesto de la invención es el isótopo 11C. Estos radioisótopos son útiles para estudios de radioimagen y/o farmacocinéticos de los compuestos de la invención.
Los puntos de fusión no están corregidos y (dec) indica descomposición. La temperatura se da en grados Celsius (°C); a menos que se indique lo contrario, las operaciones se realizan a temperatura ambiente o ambiente, es decir, a una temperatura en el rango de 18-25 °C. Cromatografía significa cromatografía ultrarrápida sobre gel de sílice; la cromatografía en capa fina (TLC) se lleva a cabo en placas de gel de sílice. Los datos de RMN están en los valores delta de los principales protones de diagnóstico, dados en partes por millón (ppm) en relación con el tetrametilsilano (TMS) como estándar interno. Se utilizan abreviaturas convencionales para la forma de la señal. Las constantes de acoplamiento (J) se dan en Hz. Para los espectros de masas (EM), el ion principal de masa más baja se informa para las moléculas en las que la división de isótopos da como resultado múltiples picos espectrales de masas. Las composiciones de mezclas de disolventes se dan como porcentajes en volumen o relaciones en volumen. En los casos en que los espectros de RMN son complejos, solo se notifican las señales de diagnóstico.
Términos y abreviaturas:
BuLi = n-butillitio
ButOH = alcohol tero-butilo,
CAN = nitrato de amonio y cerio (IV),
DIPEA = diisopropiletilamina,
DMF = N,N-dimetilforamida,
DMSO = dimetilsulfóxido,
et2O = éter dietílico,
EtOAc = acetato de etilo,
equivalente = equivalente(s),
h = hora(s),
HPLC = cromatografía líquida de alta resolución,
LDA = diisopropilamida de litio
MeOH = metanol,
NBS = N-bromosuccinimida
NCS = N-clorosuccinimida
NaHCO3 = bicarbonato de sodio,
NH4OH = hidróxido de amonio,
Pd2(dba)3 = tris[dibencilidenacetona]dipaladio(0)
PMB = p-metoxibencilo,
POCI3 = oxicloruro de fósforo,
SOCI2 = cloruro de tionilo,
TFA = ácido trifluoroacético,
TFMSA = ácido trifluorometanosulfónico
THF = tetraedrofurano.
Métodos de uso de compuestos de la invención
Los Compuestos de la Invención son útiles en el tratamiento de enfermedades o afecciones inflamatorias, particularmente enfermedades o afecciones neuroinflamatorias. Por lo tanto, la administración o el uso de un inhibidor de PDE1 preferido como se describe en este documento, p. ej., un inhibidor de PDE1 como se describe anteriormente en el presente documento, p. ej., un compuesto de fórmula V o XII proporciona un medio para regular la inflamación (p. ej., prevenir, reducir y/o revertir neuroinflamación y enfermedades o trastornos relacionados con la neuroinflamación), y en ciertas realizaciones proporcionan un tratamiento para diversas enfermedades y trastornos inflamatorios.
Por ejemplo, en una realización la invención proporciona un método (Método 1) de tratamiento o profilaxis de la inflamación o enfermedad asociada con la inflamación que comprende administrar una cantidad eficaz de un inhibidor específico de la fosfodiesterasa tipo I (PDE1), a un paciente que lo necesite, como se describe en las reivindicaciones adjuntas. En particular, la invención proporciona:
Un inhibidor de PDE1 de Fórmula V, VII o XII para usar en un Método para tratar la neuroinflamación y/o enfermedades o trastornos asociados con la neuroinflamación y/o la función microglial.
En una realización, la enfermedad o condición a tratar se selecciona de:
a. afecciones neurodegenerativas tales como enfermedad de Alzheimer (EA), enfermedad de Parkinson (EP), esclerosis lateral amiotrófica (ELA) y afecciones desmielinizantes, p. ej., esclerosis múltiple (EM) y enfermedades priónicas;
b. hipoxia, hemorragia intracerebral o lesión cerebral traumática;
c. afecciones caracterizadas por una producción y/o respuesta anormales de neurotransmisores, que incluyen depresión, esquizofrenia, trastorno de estrés postraumático, ansiedad, trastorno por déficit de atención y enfermedad bipolar; p. ej., en donde cualquiera de los anteriores está asociado con neuroinflamación; y
d. infecciones crónicas del SNC, p. ej., enfermedad de Lyme o infección del SNC como consecuencia de un estado inmunosupresor, p. ej., demencia por VIH;
e. neuroinflamación como consecuencia de la quimioterapia; que comprende administrar una cantidad eficaz de un inhibidor de PDE1 de Fórmula V, VII o XII, p. ej., una cantidad eficaz para (i) reducir o inhibir la activación de la microglía M1, y/o (ii) y una cantidad eficaz para reducir los niveles de uno o más citocinas proinflamatorias (p. ej., IL1 p, TNF-a y Ccl2, o una combinación de las mismas); a un paciente que lo necesite.
En una realización, la enfermedad o afección a tratar es una afección neurodegenerativa, p. ej., seleccionada de enfermedad de Alzheimer (EA), enfermedad de Parkinson (EP), esclerosis lateral amiotrófica (ELA) y afecciones desmielinizantes, p. ej., esclerosis múltiple (EM) y enfermedades priónicas.
En una realización adicional, la enfermedad o afección a tratar se selecciona de hipoxia, hemorragia intracerebral y lesión cerebral traumática.
Opcionalmente, la enfermedad o condición a tratar es una condición caracterizada por una producción y/o respuesta anormal de neurotransmisores, p. ej., seleccionada de depresión, esquizofrenia, trastorno de estrés postraumático, ansiedad, trastorno por déficit de atención y enfermedad bipolar; p. ej., en donde cualquiera de los anteriores está asociado con neuroinflamación.
Además, opcionalmente, la enfermedad o afección a tratar se selecciona de infecciones crónicas del SNC, p. ej., enfermedad de Lyme o infección del SNC como consecuencia de una afección inmunosupresora, p. ej., demencia por VIH.
En una realización adicional, la enfermedad o afección a tratar es la neuroinflamación como consecuencia de la quimioterapia.
En una realización, la invención se refiere a un inhibidor de PDE1 de Fórmula V, VII o XII para usar en un método que comprende administrar una cantidad eficaz de un inhibidor de PDE1 de Fórmula V, VII o XII, p. ej., una cantidad eficaz para (i) reducir o inhibir la activación de la microglía M1, y/o (ii) y la cantidad eficaz para reducir los niveles de una o más citocinas proinflamatorias (p. ej., IL1p, TNF-a, IL6 y Ccl2, o una combinación de las mismas); a un paciente que lo necesite.
Opcionalmente, el método comprende administrar una cantidad eficaz de un inhibidor de PDE1 de fórmula I, V, VII o XII a un paciente que lo necesite, en una cantidad eficaz para las citocinas antiinflamatorias (p. ej., IL-10).
En una realización, la invención se refiere a un inhibidor de PDE1 de Fórmula V, VII o XII para usar en un método que comprende administrar una cantidad eficaz de un inhibidor de PDE1 de Fórmula V, VII o XII a un paciente que lo necesita, en una cantidad eficaz para reducir los niveles de fenotipo microglial M1 y/o potenciar los niveles de fenotipo microglial M2,
Opcionalmente, la neuroinflamación se asocia con una mayor expresión y/o activación de células microgliales (p. ej., células microgliales M1) en el cerebro.
En una realización, la invención se refiere a un inhibidor de PDE1 de Fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el inhibidor de PDE1 de Fórmula V, VII o XII reduce o inhibe la expresión y/o actividad de citocinas proinflamatorias en el cerebro, p. ej., seleccionadas del grupo que consiste en: IL1B, IL-6, TNF-a, Ccl2, óxido nítrico (NO) y especies reactivas de oxígeno (ROS).
En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el inhibidor de PDE1 de fórmula V, VII o XII se administra en combinación con un inhibidor de PDE4 (p. ej., rolipram).
En una realización, la invención se relaciona con un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describió anteriormente, en donde el paciente muestra niveles aumentados de citocinas proinflamatorias (p. ej., IL1B, IL6, TNF-alfa, CCl2).
En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el inhibidor de PDE1 se selecciona de cualquiera de los siguientes:


En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el inhibidor de PDE1 es el siguiente:
En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el inhibidor de PDE1 es el siguiente:

En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para su uso en un método como se describe anteriormente, en donde el inhibidor de PDE1 de fórmula V, VII o XII se administra en combinación (p. ej., se administra de forma secuencial o simultáneamente o dentro de un período de 24 horas) con una cantidad efectiva de uno o más agentes antidepresivos, p. ej., con uno o más compuestos en forma de sal libre o farmacéuticamente aceptable, seleccionados de inhibidores selectivos de la recaptación de serotonina (ISRS), inhibidores de la recaptación de serotonina-norepinefrina (IRSN), antidepresivos tricíclicos (TCA) y antipsicóticos atípicos, p.ej., uno o más compuestos en forma de sal libre o farmacéuticamente aceptable, seleccionados de
(a) inhibidores selectivos de la recaptación de serotonina (ISRS), p. ej., Citalopram (Celexa), Escitalopram (Lexapro, Cipralex), Paroxetina (Paxil, Seroxat), Fluoxetina (Prozac), Fluvoxamina (Luvox) Sertralina (Zoloft, Lustral);
(b) inhibidores de la recaptación de serotonina y norepinefrina (IRSN), p. ej., desvenlafaxina (Pristiq), duloxetina (Cymbalta), levomilnacipran (Fetzima), milnacipran (Ixel, Savella), tofenacina (Elamol, Tofacine), venlafaxina (Effexor);
c) antidepresivos tricíclicos (TCA), p. ej., amitriptilina (Elavil, Endep), amitriptilinóxido (Amioxid, Ambivalon, Equilibrin), clomipramina (Anafranil), desipramina (Norpramin, Pertofrane), dibenzepina (Noveril, Victoril), dimetacrina (Istonil), Dosulepina (Prothiaden), Doxepina (Adapin, Sinequan), Imipramina (Tofranil), Lofepramina (Lomont, Gamanil), Melitraceno (Dixeran, Melixeran, Trausabun), Nitroxazepina (Sintamil), Nortriptilina (Pamelor, Aventyl), Noxiptilina (Agedal, Elronon) , Nogedal), pipofezina (Azafen/Azaphen), protriptilina (Vivactil), trimipramina (Surmontil);
d) antipsicóticos atípicos, p. ej., Aripiprazol (Abilify), Asenapina (Saphris), Brexpiprazol (Rexulti), Clozapina (Clozaril), Lumateperona, Lurasidona (Latuda), Olanzapina (Zyprexa), Paliperidona (Invega), Quetiapina (Seroquel), Risperidona (Risperdal), Sertindol (Serdolect, Serlect) Ziprasidona (Geodon);
opcionalmente en donde el agente antidepresivo es un agente antipsicótico atípico, por ejemplo, Lumateperona, en forma de sal libre o farmacéuticamente aceptable.
En una realización, el agente antidepresivo es un ISRS, p. ej., Fluoxetina o Escitalopram, en forma de sal libre o farmacéuticamente aceptable.
En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el paciente tiene niveles elevados de una o más citocinas proinflamatorias (p. ej., seleccionadas de IL1 p, TNFa, Ccl2, IL-6 y combinaciones de los mismos).
En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el paciente tiene niveles reducidos de una o más citocinas antiinflamatorias (p. ej., IL-10).
En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el paciente tiene niveles elevados de fenotipo microglial M1 en comparación con el fenotipo microglial M2,
En una realización, la invención se refiere a un inhibidor de PDE1 de Fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el paciente tiene niveles anormales (p. ej., niveles anormales en relación con un estándar de referencia) de uno o más de las citocinas descritas en la Fig. 10 o la Fig. 11,
En una realización, la invención se refiere a un inhibidor de PDE1 de Fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el inhibidor de PDE1 se administra para tratar o prevenir la neuroinflamación crónica o una enfermedad asociada con la neuroinflamación crónica.
En una realización, la invención se refiere a un inhibidor de PDE1 de fórmula V, VII o XII para usar en un método como se describe anteriormente, en donde el inhibidor de PDE1 se administra a un paciente con una lesión en el nervio óptico;
opcionalmente, en donde el inhibidor de PDE1 aumenta la expresión de PDE1 en el ganglio de la retina;
opcionalmente en donde la administración del inhibidor de PDE1 aumenta la supervivencia de las células ganglionares de la retina (p. ej., aumenta en comparación con un estándar de referencia o control).
La invención proporciona además el uso de un inhibidor de PDE1 de fórmula V, fórmula VII o fórmula XII en la fabricación de un medicamento para uso en cualquiera de los métodos anteriores. Las formas de dosificación oral pueden incluir tabletas, cápsulas, soluciones, suspensiones y similares.
EJEMPLO 1
Medición de la inhibición de PDEIB in vitro utilizando el kit de ensayo de fosfodiesterasa IMAP
La fosfodiesterasa I B (PDEIB) es una enzima fosfodiesterasa dependiente de calcio/calmodulina que convierte el monofosfato de guanosina cíclico (GMPc) en monofosfato de guanosina 5' (5'-GMP). PDEIB también puede convertir un sustrato GMPc modificado, tal como la molécula fluorescente GMPc-fluoresceína, en la correspondiente GMP-fluoresceína. La generación de GMP-fluoresceína a partir de GMPc-fluoresceína se puede cuantificar usando, por ejemplo, el reactivo de partículas de afinidad de metal inmovilizado IMAP (Molecular Devices, Sunnyvale, CA).
Brevemente, el reactivo IMAP se une con gran afinidad al 5'-fosfato libre que se encuentra en la fluoresceína GMP y no en la fluoresceína GMPc. El complejo GMP-fluoresceína-IMAP resultante es grande en relación con GMPcfluoresceína. Los fluoróforos pequeños que están unidos en un gran complejo que gira lentamente se pueden distinguir de los fluoróforos no unidos, porque los fotones emitidos a medida que emiten fluorescencia conservan la misma polaridad que los fotones utilizados para excitar la fluorescencia.
En el ensayo de fosfodiesterasa, GMPc-fluoresceína, que no se puede unir a IMAP y, por lo tanto, retiene poca polarización de fluorescencia, se convierte en GMP-fluoresceína, que, cuando se une a IMAP, produce un gran aumento en la polarización de fluorescencia (Amp). La inhibición de la fosfodiesterasa, por lo tanto, se detecta como una disminución de Amp.
Ensayo enzimático
Materiales: todos los productos químicos están disponibles en Sigma-Aldrich (St. Louis, MO), excepto los reactivos IMAP (tampón de reacción, tampón de unión, perlas FL-GMP e IMAP), que están disponibles en Molecular Devices (Sunnyvale, CA).
Ensayo: Se pueden usar las siguientes enzimas fosfodiesterasas: fosfodiesterasa de cerebro bovino específica de nucleótido cíclico 3',5' (Sigma, St. Louis, MO) (predominantemente PDEIB) y PDE1A y PDE1B humanos de longitud completa recombinantes (r-hPDE1 A y r-hPDElB respectivamente) que se pueden producir, p. ej., en células HEK o SF9 por un experto en la materia. La enzima PDE1 se reconstituye con glicerol al 50% a 2,5 U/ml. Una unidad de enzima hidrolizará 1,0 pm de 3',5'-AMPc a 5'-AMP por minuto a pH 7,5 a 30 °C. Se añade una parte de enzima a 1999 partes de tampón de reacción (CaCl230 pM, 10 U/ml de calmodulina (Sigma P2277), Tris-HCl 10 mM pH 7,2, MgCl2 10 mM, BSA al 0,1%, NaN3 al 0,05%) para producir una concentración final de 1,25 mU/ml. Se añaden 99 pl de solución de enzima diluida a cada pocilio en una placa de poliestireno de 96 pocilios de fondo plano a la que se añade 1 pl.-l de compuesto de ensayo disuelto en DMSO al 100%. Los compuestos se mezclan y preincuban con la enzima durante 10 min a temperatura ambiente.
La reacción de conversión de FL-GMP se inicia combinando 4 partes de mezcla de enzima e inhibidor con 1 parte de solución de sustrato (0,225 pM) en una placa de microtitulación de 384 pocillos. La reacción se incuba en la oscuridad a temperatura ambiente durante 15 min. La reacción se detiene mediante la adición de 60 pl de reactivo de unión (dilución 1:400 de perlas de IMAP en tampón de unión complementado con una dilución 1:1800 de antiespumante) a cada pocillo de la placa de 84 pocillos. La placa se incuba a temperatura ambiente durante 1 hora para permitir que se complete la unión de IMAP y después se coloca en un lector de microplacas multimodo Envision (PerkinElmer, Shelton, CT) para medir la polarización de fluorescencia (Amp).
Una disminución en la concentración de GMP, medida como Amp disminuido, es indicativa de la inhibición de la actividad de la PDE. Los valores de IC50 se determinan midiendo la actividad enzimática en presencia de 8 a 16 concentraciones del compuesto que oscilan entre 0,0037 nM y 80000 nM y después graficando la concentración del fármaco frente a AmP, lo que permite estimar los valores de IC50 utilizando un software de regresión no lineal (XLFit; IDBS, Cambridge, MA).
Los Compuestos de la Invención se prueban en un ensayo como se describe o se describe de manera similar en el presente documento para la actividad inhibidora de PDE1, Por ejemplo, el Compuesto 214 se identifica como un inhibidor específico de PDE1 de fórmula:

Este compuesto tiene eficacia a niveles subnanomolares frente a PDE1 (IC50 de 0,058 nM para PDE1 de cerebro bovino en el ensayo descrito anteriormente) y alta selectividad sobre otras familias de PDE, como se muestra en la siguiente tabla:

El compuesto también es altamente selectivo frente a un panel de 63 receptores, enzimas y canales iónicos. Estos datos, y los datos de otros inhibidores de la PDE1 descritos en este documento, se describen en Li et al., J. Med. Chem. 2016: 59, 1149-1164,
EJEMPLO 2
Inhibición de la transición de monocitos a macrófagos activados e interacción con ANP
La PDE1 se induce en la transición inflamatoria de monocitos a macrófagos activados mediada por GM-CSF, y esta transición puede inhibirse mediante la eliminación de PDE1, Bender y Beavo, 2006 PNAS 103, 460-5, El péptido natriurético auricular (ANP) eleva los niveles de GMPc al activar el receptor catalítico de ANP, que estimula la actividad de la guanilil ciclasa intracelular para convertir el GTP en GMPc. ANP tiene un efecto antiinflamatorio sobre los macrófagos, reduciendo la secreción de mediadores inflamatorios en los macrófagos. Kiemer et al., Ann Rheum Dis. Nov de 2001; 60 (Suplemento 3): iii68-iii70. Específicamente, ANP inhibe la expresión inducida por lipopolisacárido (LPS) de óxido nítrico sintasa inducible (iNOS) en macrófagos, reduce la activación de NF-kB, inhibe la liberación de macrófagos de TNFa e interleucina 1p (IL1P), pero no la secreción de citocinas anti inflamatorias IL10 y antagonista del receptor de IL1 (IL1 ra).
Hemos demostrado que existe un efecto sinérgico entre la inhibición de ANP y PDE1, Una línea de células pro-mieloide humana inmortalizada (HL60 de ATCC) se cultiva, diferencia y cosecha como se describe en Bender, AT y Beavo, JA, 2006, PNAS 103, 460-465, Las células se cultivan en medio RPMI 1640 tamponado con HEPES con penicilina, estreptomicina y suero bovino fetal al 10%. Se usa forbol-12-miristato-13-acetato (PMA), a 100 nM durante 3 días, para diferenciar las células HL60 en células similares a macrófagos. Después de la diferenciación, las células se incuban con un inhibidor de PDE1 o vehículo (DMSO) comenzando en el tiempo 0. A los 40 minutos, se añade ionomicina 5 pM (un ionóforo de calcio). A los 50 minutos, se añadió ANP 100 nM. A los 60 minutos, se recogen las células. Los niveles totales de GMPc se miden mediante un ELISA competitivo (Bender y Beavo, 2006).
Un inhibidor de PDE1 representativo, (6aR,9aS)-3-(fenilamino)-5,6a,7,8,9,9a-hexahidro-5-metil-2-(4-(trifluorometil)-bencil)-ciclopento[4,5]imidazo[1,2-a]pirazolo[4,3-e]pirimidin-4(2H)-ona, descrito como Ejemplo 20 del documento US 8,273,750, teniendo la siguiente estructura:

se prueba para determinar su efecto en los niveles de GMPc en este sistema. Al igual que el Compuesto 214, este compuesto es un inhibidor potente y selectivo de PDE1 (Ki = ensayo de PDE1 de cerebro bovino 0,68 nM descrito anteriormente). El nivel de GMPc inducido en las células HL60 mediante el tratamiento con ANP 100 nM en combinación con inhibidor de PDE1 100 nM es mayor que el inducido por el ANP solo o el inhibidor de PDE1 solo. Además, el nivel de GMPc alcanzado mediante el tratamiento conjunto con ANP y el inhibidor de PDE1 es mucho mayor que el obtenido mediante el tratamiento conjunto con ANP y un inhibidor mixto de PDE1/PDE5, SCH 51866 (usado a 5 pM). En este experimento, el ionóforo de calcio ionomicina (usado a 5 pM) se usa para elevar el nivel de calcio intracelular y contrarrestar el aumento de GMPc inducido por ANP. La disminución de la señal de GMPc provocada por la activación de PDE1 por ionomicina se previene sinérgicamente mediante la combinación de un inhibidor de PDE1 y niveles subóptimos de ANP. La adición de ionomicina solo tiene un débil efecto reductor de GMPc cuando se combina con ANP y el inhibidor de PDE1,
EJEMPLO 3
Efecto de los inhibidores de PDE1 en células derivadas de la microglía
Los procesos neuroinflamatorios están regulados en gran medida por la microglía. La microglía tiene estados de activación algo similares a los macrófagos y, en respuesta a IFN-y o lipopolisacárido (LPS), se activarán para liberar citocinas proinflamatorias tales como TNF-, IL-1 p y especies reactivas de oxígeno/especies reactivas de nitrógeno (ROS /NOS). En otras circunstancias, se pueden activar para liberar citocinas ant/inflamatorias, tal como la IL-10, y participar en la reparación de tejidos. La línea de células microgliales murinas inmortalizadas BV-2 se utiliza como modelo para la señalización de microglia. Stansley et al. Journal of Neuroinflammation 2012, 9:115,
Las células BV2 se tratan con lipopolisacárido (LPS) y el nivel de expresión de PDE se mide usando análisis RNAseq. Los datos se presentan en la Figura 1, "FPKM" representa las "Lecturas de fragmentos por kilobase de exón por millón de lecturas mapeadas". Después del tratamiento con LPS, una endotoxina asociada con la respuesta inflamatoria, los niveles de PDE1B muestran aumentos relativamente grandes en la expresión de ARN en comparación con otros
miembros de la familia de enzimas PDE. PDE1B se encuentra entre las subfamilias de fosfodiesterasas que muestran grandes aumentos en la expresión de ARN tras la administración de LPS.
Las células BV2 se evalúan adicionalmente mediante análisis RNAseq con estimulación con LPS en presencia o ausencia de rolipram (un inhibidor específico de PDE4), y en presencia o ausencia del Compuesto 214, que es un inhibidor específico de PDE1 de fórmula:

Los transcritos de ARNm 209 disminuyen en presencia de LPS rolipram frente a LPS solo; Los transcritos de 138 disminuyen en presencia del Compuesto 214 LPS frente a LPS solo. La superposición entre los dos conjuntos es de 48 transcritos. De manera similar, los transcritos de 156 están elevadas en presencia de LPS rolipram frente a LPS solo; Los transcritos de 149 están elevados en presencia del Compuesto 214 LPS frente a LPS solo. La superposición entre los dos conjuntos es de 45 transcritos.
Un análisis adicional de RNASeq de la expresión en células BV2 estimuladas con LPS en presencia y ausencia del Compuesto 214 y Rolipram (véase el Ejemplo 7) muestra 293 genes significativamente afectados por el Compuesto 214 pero no por el Rolipram, 251 afectados significativamente por el Rolipram pero no por el Compuesto 214, y solo 114 afectados por ambos, una superposición de solo alrededor del 17%.
En otro experimento adicional, un análisis de la expresión en células BV2 estimuladas con LPS en presencia y ausencia del Compuesto 214 y Rolipram, muestra que los genes expresados diferencialmente para cada par ((LPS vs LPS rolipram, LPS vs LPS ITI-214) comparten aproximadamente la mitad de los genes más significativos. Por ejemplo, el ensayo demuestra 1240 genes afectados significativamente por el Compuesto 214 pero no por Rolipram, 1463 afectados significativamente por Rolipram pero no por el Compuesto 214, y solo 683 afectados por ambos, una superposición de solo alrededor de la mitad.
Los solapamientos relativamente pequeños indican que los efectos de los inhibidores de PDE1 sobre estas células en respuesta a la estimulación con LPS son muy diferentes de los efectos de los inhibidores de PDE4, Si bien los inhibidores de la PDE4 a menudo se consideran antiinflamatorios, los dos tipos de inhibidores en este caso afectan, en su mayor parte, a la expresión de genes completamente diferentes.
Además, se comparan los niveles de expresión de las PDE en células BV2 con los de la microglía de cerebro de ratón según lo determinado por la cuantificación de RNAseq de transcritos de genes. Como se detalla en la Tabla A, PDE1B es el segundo transcrito de PDE más abundante en la microglía de ratón recién aislada y el transcrito de PDE más abundante en las células BV2, La expresión de PDE4B, PDE4A, PDE7A y PDE8a también es sustancial (>0,7 FPKM/RPKM) en ambos tipos de células. Entre las varias enzimas PDE detectadas por RNA-Seq en las células BV2, PDE1 es la única con la capacidad de hidrolizar tanto AMPc como GMPc. La abundancia relativa de las isoenzimas PDE1B y PDE4 en las células BV2 indica potencialmente que estas son un modelo adecuado para los estudios de inhibidores (Tabla A):
Tabla A
X= FPKM o RPKM < 0,1
Expresión retenida
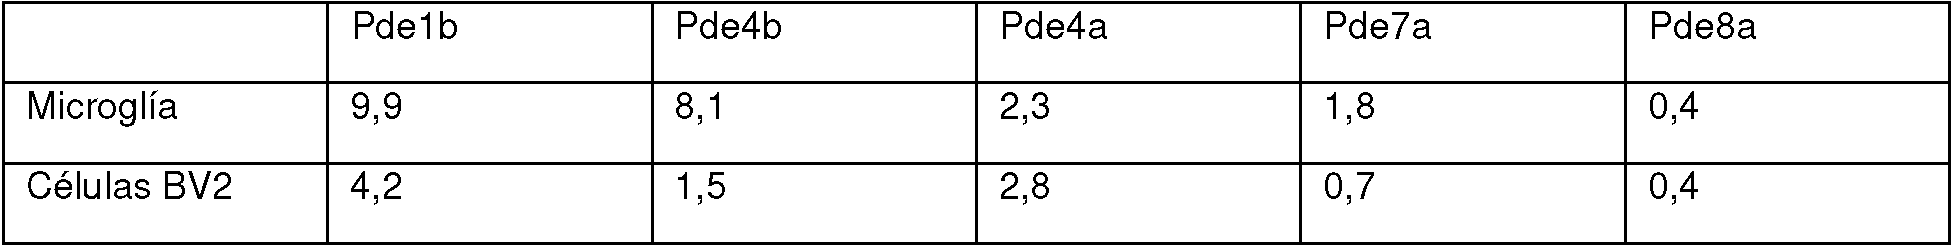
Abundancia, pérdida de expresión

Otros, pérdida de expresión

No en la microglía

EJEMPLO 4
Efecto sobre la expresión de IL 1@ en células derivadas de la microglia
Las células BV2 se incuban con (i) LPS (10 microgramos/ml), (ii) Compuesto 214 (10 microgramos/ml), o (iii) LPS y Compuesto 214, Los niveles de IL1p se miden usando PCR cuantitativa de ARNm de IL1p. IL1p se considera un marcador de inflamación. Los resultados se representan en la Figura 2 (RQ: cuantificación relativa de cambios en la expresión génica en muestras tratadas frente a control; ***p<0,01 frente a control, V p<0,01 frente a LPS solo; ANOVA con prueba post-hoc de Newman-Keuls). Por lo tanto, la administración de un inhibidor de PDE1 de la presente invención atenúa significativamente el aumento inducido por LPS en la expresión de IL1p en células derivadas de la microglía.
EJEMPLO 5
Efecto sobre la expresión de IL1@ en hipocampo in vivo
A los ratones se les inyecta (i) LPS (2 mg/kg, sc), (ii) Compuesto 214 (10 mg/kg, ip), o (iii) LPS y Compuesto 214, A las seis horas posteriores a la inyección, los niveles de IL1 p en el hipocampo se miden mediante PCR cuantitativa de ARNm de IL1 p. IL1 p se considera un marcador de inflamación. Los datos se presentan en la Figura 3 (***p<0,01 frente a LPS solo, ANOVA con prueba post-hoc de Newman-Keuls). El efecto in vivo es similar a la observada en las células BV2: la administración de un inhibidor de PDE1 de la presente invención atenúa significativamente el aumento inducido por LPS en la expresión de IL1 p en el cerebro.
EJEMPLO 6 - Efecto sobre la expresión génica neuroinflamatoria en células BV2
La administración de un inhibidor de PDE1 de la presente invención (Compuesto 214) a 10 pM reduce significativamente el aumento inducido por LPS en la expresión de las citocinas inflamatorias IL1p, TNFa y Ccl2 en células BV2, medido mediante PCR cuantitativa, como se describe en el Ejemplo 4 con respecto a IL1p. El inhibidor de PDE4, rolipram, muestra un perfil diferente, aumentando la expresión de IL1p, mientras reduce la expresión de TNF-a y Ccl2, Los datos se presentan en la Figura 4a.
En un experimento separado, la administración de un inhibidor de PDE1 de la presente invención (Compuesto 214) reduce en gran medida o mitiga los cambios inducidos por LPS en los marcadores proinflamatorios en células BV2 (Figura 4b). Las células BV2 se tratan previamente con el compuesto ITI-214 o rolipram, un inhibidor de PDE4, luego se estimulan con 50 ng/ml de LPS durante 4 horas. Se miden los niveles de expresión de TNF, IL1 p, Ccl2 e IL6, Los niveles de ARNm normalizados se muestran como cambio del vehículo (AACt) y se comparan usando un ANOVA unidireccional. Las líneas indican la media. * Significativamente diferente del vehículo, # Significativamente diferente del LPS. * p<0,05, **p<0,01, ***p<0,001, ****p<0,0001, Los transcritos de ARNm para TNF, IL1 p y Ccl2: tres de las cuatro citocinas estudiadas in vivo - estaban elevados en células BV2 tratadas con 50 ng/ml de LPS. Las señales de ARNm para TNF y Ccl2 se redujeron significativamente por el tratamiento con ITI-214 (10 pM), y la señal de ARNm de IL1 p tendió a la baja.
EJEMPLO 7 - Inhibición de la liberación de TNFa inducida por LPS de células BV2
La inhibición de PDE1 reduce la expresión del gen TNFa inducido por LPS y la liberación de las células BV2,
Liberación de TNFa: Los niveles de TNFa se miden en medios acondicionados con BV2 y se normalizan a los niveles de proteína celular. La inhibición de la liberación de TNFa inducida por LPS de células BV2 se representa en la Figura 5, El panel izquierdo muestra células BV2 tratadas con Compuesto 21410 pM y LPS 50 ng/ml (ANOVA unidireccional, *p<0,05, Vehículo n=16, LPS n=31, LPS+214 n=14). El panel de la derecha muestra una inhibición dependiente de la dosis de la liberación de TNFa inducida por LPS (50 ng/ml de estimulación con LPS) en respuesta al Compuesto 214 (medida como% de inhibición de la respuesta total de LPS por experimento).
Expresión del gen TNFa: La figura 6 muestra que esta reducción dependiente de la dosis de la liberación de TNFa medida en el medio corresponde a una reducción en la expresión del ARNm de TNFa.
EJEMPLO 8 -
Efecto sobre la expresión génica neuroinflamatoria en células BV2 y en el estriado de ratón in vivo
Los efectos de un inhibidor selectivo de PDE1 (Compuesto 214) se prueban en células BV2 estimuladas con LPS mediante medición cambios en la liberación de citocinas usando ELISA y en la expresión génica usando RT-qPCR y RNA-Seq. (Experimento A (n = 4): (1) Vehículo; (2) Compuesto 214 10 pM; (3) LPS 50 ng/ml; (4) LPS 50 ng/ml Compuesto 214 10 pM; Experimento B (n = 2): (1) LPS 50 ng/ml; (2) LPS 50 ng/ml Compuesto 214 10 pM; (3) LPS 50 ng/ml Rolipram 10 pM (un conocido inhibidor potente de la PDE4)). El compuesto de prueba se añade primero, el LPS se agrega una hora más tarde y las células y/o los medios se recolectan a las cinco horas del comienzo del experimento.
La inhibición de PDE1 previene los aumentos inducidos por LPS en la liberación de TNFa en células BV2, De manera similar, los aumentos inducidos por LPS en la expresión de ARNm de TNFa, IL-1 p y Ccl2 se reducen en >50% tanto en células BV2 como en ratones (p<0,01) tras la inhibición de PDE1, Para comprender mejor las acciones de la inhibición de PDE1 en la microglía en reposo y activada por LPS, examinamos la regulación transcripcional utilizando RNA-Seq. Se identifica un subconjunto de genes cuya expresión de transcripción cambia significativamente con la inhibición de PDE1, Usando el software de ontología de genes (AmiGO 2), se ve que estos genes están significativamente enriquecidos (p <0,05) en las vías de migración y extravasación celular, así como en las vías inflamatorias. De los genes inducidos por LPS, un subconjunto es atenuado por la inhibición de PDE1, todos los cuales están significativamente asociados con vías inflamatorias (p<0,05). La inhibición de PDE4 atenúa un diferente subconjunto de genes inducidos por LPS, lo que demuestra las propiedades únicas de nuestro objetivo (alrededor del 17% de superposición con la inhibición de PDE1).
Células: Línea celular microglial de ratón BV2 (ICLC, Italia) cultivada en FBS inactivado por calor al 2% o al 10%.
ELISA TNFa: Thermo Fisher mouse TNFa colorimétrico, kit ELISA tipo sándwich. Valores interpolados de la curva estándar. La respuesta a la dosis se ajusta a una curva logística de 4 parámetros.
RTqPCR: ARN de células BV2 purificadas con RNeasyKit (Qiagen) y de tejido de ratón con TRIzol (Ambion). Ensayos de sonda con cebador TaqMan de Thermo Fisher. Los niveles de ARNm para todas las condiciones se normalizan a GAPDH y al control del vehículo (AACt). Los datos se analizan estadísticamente utilizando ANOVA unidireccional con la prueba posterior de Bonferroni para comparaciones múltiples.
Nuestros resultados indican que la inhibición de PDE1 regula la actividad en la microglía, lo que reduce la expresión de genes inflamatorios, lo que proporciona una justificación para usar inhibidores de PDE1 para tratar la neuroinflamación tóxica.
RNASeq: Flashfreeze BV2cells, aísle el ARN, prepare una biblioteca mediante la selección de poliA y realice una secuenciación de lectura única de 1 x 50 pb en Illumina HiSeq 2500 en modo de alto rendimiento (utilizando la química V4). Los genes se asignan al genoma de referencia (GRCm38) utilizando CLC Genomics Server. Número de lecturas por muestra promedio ~17 millones. El análisis de la expresión génica diferencial se realiza utilizando el software DESeq2 (Bioconductor.org). Los genes expresados diferencialmente (p<0,01, Waldtest) se informan como log2 (cambio de veces).
La siguiente tabla muestra un resumen de los resultados iniciales de la expresión de biomarcadores neuroinflamatorios tanto en células BV2 como en estriado de ratón sujeto a la administración de LPS en presencia o ausencia de un inhibidor de PDE1 (Compuesto 214) o un inhibidor de PDE4 (rolipram). Los resultados se basan en una evaluación de muestras utilizando Q-PCR.

La administración de un inhibidor de PDE1 de la presente invención se correlaciona con una disminución o ausencia de cambios en la expresión de biomarcadores: IL1 p, TNF-a y Ccl2 en comparación con las muestras tratadas solo con LPS. Curiosamente, el perfil antiinflamatorio del inhibidor de PDE1 es bastante diferente al del inhibidor de PDE4,
Los datos de un experimento adicional que mide el efecto de la inhibición de PDE1 sobre la expresión del gen inflamatorio en el estriado de ratón se representan en la Figura 7, Se tratan ratones adultos (de al menos 2 meses de edad, C57BL/6 macho) con el Compuesto 214 (10 mg/kg i.p.) y LPS (500 pg/kg s.c.), y se sacrificaron después de dos horas. El tejido estriatal se aísla y se congela instantáneamente, y se extrae el ARN. Las mediciones de RT-qPCR se muestran como log2 cambio de veces (2AACt). n=4 *p<0,05, **p<0,01, ***p<0,001, ****p<0,0001,
Otros efectos sobre la expresión génica neuroinflamatoria en células BV2 y en el estriado de ratón in vivo
Además de confirmar que el inhibidor de PDE1 inhibe la estimulación por LPS de las citocinas proinflamatorias TNFa, Ccl2, IL-1 p e IL-6, se observa que el inhibidor de PDE1 mejora significativamente la expresión de la citocina antiinflamatoria IL-10,
Los datos de otro experimento más que mide el efecto de la inhibición de PDE1 sobre la expresión del gen inflamatorio en el estriado de ratón se representan en la Figura 8, Los ratones adultos se tratan con vehículo (barras blancas), 500 pg/kg LPS s.c. (barras grises), o 10 mg/kg (Compuesto 214) i.p. y 500 pg/kg LPS s.c. (barras negras) durante 2 horas (n = 4). El tejido estriatal se analiza en busca de niveles de ARNm de TNF, IL1 p, Ccl2 e IL6, Los niveles de expresión se muestran como cambios en la señal de Q-PCR del vehículo (AACt) y se comparan mediante ANOVA. * p<0,05, **p<0,01, ***p<0,001,
Los solicitantes miden los niveles de ARNm de cuatro marcadores inflamatorios comunes (TNF, IL1p, Ccl2 e IL6) usando PCR cuantitativa (Figura 8). En ratones adultos tratados con 500 pg/kg de LPS s.c. durante 2 horas, los niveles de expresión de ARNm de los cuatro marcadores aumentan significativamente según se mide en muestras de tejido aislado del cuerpo estriado (Fig. 8). Una dosis de 10 mg/kg (Compuesto 214) que se administra i.p. atenúa la expresión
de TNF y Ccl2, En este experimento, los niveles de IL1-beta e IL6 también tendieron a niveles más bajos, pero no alcanzaron significación.
Procesos biológicos asociados con la inhibición de PDE1 en células BV2
Experimento 1
La siguiente tabla (Tabla 1) destaca los procesos biológicos asociados con la inhibición de PDE1 en células BV2, mediante el análisis de genes expresados diferencialmente en comparaciones de Compuesto 214 del Experimento A y comparaciones de Rolipram del Experimento B, contra una base de datos de funciones genéticas. El análisis de ontología génica se genera utilizando la versión de software AmiGO2: 2,4,24 ejecutando PANTHER.PANTHER Overrepresentation Test (versión 20160715). Base de datos de GO Ontology Publicada el 27 de octubre de 2016, Lista de referencia = Mus musculus (todos los genes en la base de datos). Corrección de Bonferroni. Los procesos biológicos que se muestran son encabezados en vista jerárquica (p<0,05).
Tabla 1
Aumento con Compuesto 214 vs Vehículo
Proceso biológico ID de ruta P-Valor regulación positiva de la respuesta inflamatoria GO:0050729 3,83E-05 migración de leucocitos GO:0050900 3,15E-04 migración de leucocitos implicada en la respuesta inflamatoria GO:0002523 1,09E-03 regulación positiva de la producción de interleucina-8 GO:0032757 3,00E-03 regulación de la extravasación celular GO:0002691 5,90E-03 quimiotaxis de leucocitos GO:0030595 8,30E-03 regulación positiva de la extravasación celular GO:0002693 3,89E-02 Disminución con Compuesto 214 vs Vehículo
Proceso biológico ID de Ruta P-Valor respuesta celular al lipopolisacárido GO:0071222 2,15E-02 regulación de la activación de linfocitos GO:0051249 3,29E-02 diferenciación de leucocitos GO:0002521 3,45E-02 regulación de la respuesta inmunitaria adaptativa basada en la recombinación 3,58E-02 somática de receptores inmunitarios construidos a partir de dominios de la
superfamilia de las inmunoglobulinas
Aumento con el compuesto 214 frente al subconjunto vehículo de genes altamente expresados en microglía (FPKM >10, RNA-Seq cerebral base de datos)
Proceso biológico ID de ruta P-Valor regulación positiva de la respuesta inflamatoria GO:0050729 7,50E-04 quimiotaxis de leucocitos GO:0030595 2,63E-02
Aumento con Compuesto 214 vs Vehículo
Proceso biológico ID de ruta P-Valor regulación positiva de la adhesión célula-célula GO:0022409 2,88E-02 respuesta inflamatoria GO:0006954 1,36E-02 homeostasis celular de iones metálicos GO:0006875 2,42E-02 regulación positiva del proceso apoptótico GO:0043065 1,29E-02
Aumento con LPS vs Vehículo, Disminución con LPS ITI-214 frente a LPS
Proceso biológico ID de ruta P-Valor regulación positiva del proceso del sistema inmunológico GO:0002684 3,98E-08 respuesta celular al lipopolisacárido GO:0071222 4,69E-05 respuesta inflamatoria GO:0006954 4,87E-05 respuesta a la citocina GO:0034097 3,68E-03 regulación positiva de la respuesta inflamatoria GO:0050729 1,08E-02 regulación positiva del proceso biosintético de citocinas GO:0042108 1,59E-02 regulación positiva de la muerte celular GO:0010942 1,94E-02 regulación positiva de la producción del factor de necrosis tumoral GO:0032760 2,45E-02
Aumento con LPS vs Vehículo, Disminución con LPS Rolipram frente a LPS
Proceso biológico ID de ruta Valor P respuesta celular al estímulo de citocinas GO:0071345 4,31 E-03 quimiotaxis de macrófagos GO:0048246 6,39E-03 migración de leucocitos GO:0050900 2,18E-02 regulación positiva de la actividad GTPasa GO:0043547 3,92E-02
Aumento con LPS vs Vehículo, Aumento con LPS Rolipram frente a LPS
Proceso biológico Identificación de Valor P ruta
regulación negativa de la secreción por la célula GO:1903531 2,73E-02
Experimento 2
En otro experimento más, utilizando AmiGO, la siguiente tabla (Tabla 2) analiza las vías reguladoras afectadas por LPS e ITI-214 en experimentos de RNAseq en células BV2, En general, se cree que los cambios de tipo de proceso primario por LPS, y pueden atenuarse con la inclusión de ITI-214, se relacionan con la inflamación, la expresión de citocinas y las respuestas celulares a LPS (Tabla 2). En general, se cree que los genes expresados diferencialmente asociados con el tratamiento con ITI-214 en relación con el vehículo se asocian con procesos relacionados con la quimiotaxis y la migración. Se cree que los genes que responden solo a la combinación de LPS e ITI-214 demuestran un enriquecimiento de los procesos biológicos relacionados con la replicación del ADN, el ciclo mitótico y la reparación del ADN.
Tabla 2


Respuesta de genes seleccionados a ITI-214
En otro experimento, se selecciona un grupo de genes para su posterior análisis mediante RT-qPCR. A modo de comparación, se analizan genes que han sido implicados en la literatura científica en la activación de microgliales y astrocitos, incluidos genes en la vía complementaria.
En este panel seleccionado que puede derivarse de experimentos de respuesta transcripcional, en términos generales, la mayoría de los genes se dividen en tres categorías generales:
aquellos fuertemente inducidos por LPS y atenuados o revertidos tras la inhibición de PDE1, aquellos predominantemente sensibles al Compuesto 214 y aquellos fuertemente inducidos por LPS y
responde débilmente al Compuesto 214, Estos patrones se muestran en gráficos de coordenadas paralelas en la Figura 9,
En un experimento, la Figura 10 demuestra cambios cuantificados en la expresión del gen diana después de tratar células BV2 con dosis variables de ITI-214, Una observación notable es que la modulación de las respuestas transcripcionales a LPS por ITI-214 depende de la dosis (Figura 10a). La Figura 10a muestra el cambio en los niveles de expresión de cada gen en células BV2 con 50 ng/ml de LPS y la dosis indicada de ITI-214, Los efectos dependientes de la dosis de ITI-214 en ausencia de estimulación con LPS se muestran en la Figura 10b. Todos los valores de la muestra se normalizan a un promedio de 3 genes de referencia y al control del vehículo (AACt). Las barras de error representan la media /- SEM (n = 4). De izquierda a derecha, para cada grupo de citocinas, las barras indican muestras tratadas con: LPS, 2140,1 pM LPS, 2140,4 pM LPS, 214 1,1 pM LPS, 2143,3 pM LPS, 214 10 pM LPS, para cada gen particular que se muestra en el eje X. Cambios significativos entre LPS y ITI-214 10 pM LPS
(A) y Vehículo y ITI-214 10 gM (B) están marcados en los nombres de los genes del eje X y se calculan utilizando un ANOVA unidireccional. * p<0,05, **p<0,01, ***p<0,001, ****p<0,0001,
Efecto de AMPc y GMPc sobre la inhibición de LPS dependiente de ITI-214; activadores
Para investigar la actividad dependiente de GMPc del inhibidor de PDE1 de la presente invención (Compuesto 214), puede estimularse la actividad de guanilil ciclasa de partículas con péptido natriurético auricular (ANP) o la actividad de guanilil ciclasa soluble, con donante de óxido nítrico DEANO. En un experimento particular, las células BV2 se tratan con forskolina (FSK) 10 gM para activar las adenilil ciclasas, DEANO 5 gM para activar la guanilil ciclasa soluble o péptido natriurético atrial (ANP) 100 nM para activar la guanilil ciclasa en partículas. Solos, se cree que estos activadores tienen poco o ningún efecto sobre la inducción de LPS de los genes seleccionados. Al combinar forskoline con ITI-214, se pueden aumentar algunos de los efectos de la inhibición de ITI-214, Por ejemplo, los siguientes transcritos sensibles a ITI-214 se modulan más hacia abajo o hacia arriba por la forskolina concomitante: receptor de quimiocinas Cx3cr1, citocinas Csf2 y TNF, quimiocina Ccl4, cinasa MAPKAPK2, fosfatasa PtpN6, receptor de quimiocinas Ccr1, Citocina LIF, demuestra una mayor expresión con LPS y aumenta aún más con ITI-214, Sin embargo, LIF vuelve a la expresión de nivel LPS cuando se añade forskolina. Los datos se muestran en la Fig. 11a.
Las respuestas al tratamiento con DEANO junto con ITI-214 coinciden estrechamente con las respuestas observadas con forskoline e ITI-214, e indican que la mejora de ITI-214 de la señalización de GMPc o AMPc puede revertir la inducción de LPS. No se cree que haya respuestas equivalentes al tratamiento con ANP e ITI-214, Esto posiblemente indica que conjuntos distintos de GMPc (citosólico versus asociado a membrana) gobiernan ciertas respuestas transcripcionales a la inhibición de PDE1, Se cree que hay respuestas equivalentes tras la adición de DEANO, FSK o ANP a ITI-214 para las siguientes citocinas: Cx3cr1, Csf2, PtpN6 y Ccr1 y LIF. Ccl4, TNF y MAPKAPK2 muestran una respuesta débil o nula a la adición de ANP al inhibidor de PDE1, Finalmente, las respuestas de ARNm a ITI-214 para la lectina de tipo C CD72 y el factor de transcripción Ddit3 son mejoradas selectivamente por ANP. Los datos se muestran en la Fig. 11 a.
Dos transcritos en el panel, Cx3cr1 y Tgm2, tienen el cambio más dramático tras el tratamiento con ITI-214, La inducción de Cx3cr1 por LPS se redujo significativamente con el tratamiento con ITI-214, al igual que la expresión basal de este marcador en ausencia de LPS.
Efecto de AMPc y GMPc sobre la inhibición de LPS dependiente de ITI-214; inhibidores
La influencia de cada nucleótido cíclico (AMPc o GMPc) en la respuesta de ITI-214 al combinar la estimulación con LPS, la inhibición de ITI-214 de PDE1 y el inhibidor de PKA AMPcS-Rp (100 gM) o el inhibidor de PKG-8-Br-PET-GMPcS (100 gM). Al unirse a moléculas de señalización dependientes de nucleótidos cíclicos, estos análogos no proporcionan activación y previenen la activación por nucleótidos cíclicos auténticos. La reducción moderada del impacto de ITI-214 es la norma para estos inhibidores (Figura 11b). Tenga en cuenta que los niveles de expresión génica tras la adición de inhibidor de PKA o PKG a ITI-214 10 gM son del orden de los relativos al tratamiento con LPS solo y se redujeron a niveles equivalentes a ITI-2143,3 gM. Los datos se muestran en la Fig. 11b.
EJEMPLO 9 - Efecto sobre la inflamación inducida por el estrés
Este experimento compara el impacto del estrés crónico en el perfil de citocinas/quimiocinas del cerebro en ratones de tipo salvaje frente a ratones knockout condicionales para PDE1B. Evaluar el efecto de un inhibidor de PDE1 de la presente invención (Compuesto 214) sobre los cambios de citocinas inducidos por estrés en este modelo en ratones de tipo salvaje y knockout para PDE1B nos permite confirmar que el efecto del inhibidor de PDE1 es específico para PDE1B.
Los ratones knockout condicionales para PDE1B se describen en Siuciak JA, et al. "Behavioral and neurochemical characterization of mice deficient in the phosphodiesterase-1 B (PDE1B) enzyme." Neuropharmacology.. julio de 2007; 53(1): 113-24, Los protocolos para CUS y otros modelos de estrés crónico se describen en Monteiro, et al., "An Efficient Chronic Unpredictable Stress Protocol to Induce Stress-Related Responses in C57BL/6 Mice,", Front Psychiatry. 2015; 6: 6 y en Mann et al., "Chronic social defeat, but not restrain stress, alters bladder function in mice" Physiol. Behav.2015; 15 de octubre; 150: 83-92,
Generalmente, los ratones de tipo salvaje (control) y los ratones knockout condicionales para PDE1B, según corresponda, se exponen al estrés crónico mediante el uso de un modelo de restricción de estrés en aguas poco profundas (RSSW) como se describe anteriormente por Mann et al (2015). Para RSSW (21 días), los ratones se tratan diariamente con vehículo o Compuesto 214 (10 mg/kg, i.p. o p.o.), luego se colocan en un tubo cónico perforado con las patas sumergidas en agua durante 4 horas y después se devuelven a jaulas individuales. Los ratones de control para estos experimentos también se mantienen en jaulas de alojamiento individuales. De acuerdo con el protocolo de estrés, los ratones son monitoreados para el perfil de comportamiento similar a la depresión. A continuación, se sacrifican los ratones y se recogen muestras de tejido. El cerebro se disecciona rápidamente (bajo condiciones para conservar el ARNm) y se congela a -80 °C para su envío a ITI. La sangre se recoge en el sacrificio, se prepara para el suero. El tejido cerebral y el suero se analizan en busca de un panel de marcadores, incluyendo citocinas y quimiocinas proinflamatorias y antiinflamatorias.
A) Efecto del protocolo CUS sobre marcadores neuroinflamatorios:
Los ratones C57B1/6 se someten al protocolo CUS (14d, como se describe) o al tratamiento simulado, se evalúan comportamientos similares a la depresión en puntos de tiempo específicos y se sacrifican para la recolección de sangre (preparación de suero) y recolección de cerebro. El suero se analiza para los niveles de corticosterona (CORT) y otros marcadores inflamatorios. El cerebro se analiza en busca de un panel de marcadores inflamatorios mediante qPCR (ARNm) y MSD (proteína). El protocolo CUS eleva significativamente los niveles séricos y del Sn C de citocinas/quimiocinas proinflamatorias en paralelo con la inducción de comportamientos similares a la depresión en ratones normales.
B) Efecto de un inhibidor de PDE1 sobre marcadores inflamatorios séricos y cerebrales inducidos por estrés:
Las cohortes de ratones C57B1/6 (WT para PDE1B KO) se someten al protocolo CUS (14d, como se describe) o el tratamiento simulado recibirá una dosificación diaria con el Compuesto 214 (10 mg/kg, i.p.) o vehículo. Los ratones se evalúan en busca de comportamientos similares a la depresión en un punto de tiempo específico para probar el impacto del protocolo CUS y del tratamiento con inhibidores de PDE1 en el fenotipo similar a la depresión. Los ratones se sacrifican inmediatamente para la recogida de sangre (preparación de suero) y recogida de cerebro. El suero se analiza para determinar los niveles de CORT y otros marcadores inflamatorios. Las muestras de cerebro se analizan para un panel de marcadores inflamatorios mediante qPCR (ARNm) y MSD (proteína). El inhibidor de PDE1 suprime significativamente los marcadores séricos y del SNC inducidos por CUS (proinflamatorios) y la expresión de comportamientos similares a la depresión en ratones normales.
C) Efecto de PDE1B KO en marcadores cerebrales y séricos inducidos por estrés:
Se tratan cohortes de ratones WT y PDE1B KO y se someten al protocolo CUS o al tratamiento simulado, ya sea con dosificación diaria con el Compuesto 214 (10 mg/kg, i.p.) o vehículo. Los ratones se evalúan en busca de comportamientos similares a la depresión en un punto de tiempo específico para probar el impacto del protocolo CUS y el tratamiento del inhibidor de PDE1 en el fenotipo similar a la depresión. Los ratones se sacrifican inmediatamente para la recogida de sangre (preparación de suero) y recogida de cerebro. El suero se analiza para los niveles de CORT y otros marcadores inflamatorios, y las muestras de cerebro también se analizan para un panel de marcadores inflamatorios mediante qPCR (ARNm) y MSD (proteína). Los ratones PDE1B KO presentan marcadores séricos y del SNC inducidos por CUS significativamente suprimidos (proinflamatorios). Además, la expresión de comportamientos similares a la depresión que se observan en ratones normales (es decir, que han estado sujetos al protocolo CUS) se reducen en el k O. El inhibidor de PDE1 en estos marcadores y comportamientos tisulares y séricos no tiene un efecto significativo en los ratones PDE1B KO.
EJEMPLO 10 - Efectos en el modelo de lesión del nervio óptico
Se prueba un compuesto inhibidor de PDE1 en un modelo de lesión del nervio óptico (es decir, el modelo de “aplastamiento óptico”). Los estudios que se describen a continuación se llevan a cabo utilizando el inhibidor selectivo de la PDE1 IC200041, que tiene la siguiente estructura:

En este modelo, las cirugías del nervio óptico se llevan a cabo en ratones machos de 8 semanas de edad (peso corporal promedio, 20-26 g) bajo anestesia general, como se describió anteriormente (Yin Y, et al., Oncomodulin links inflammation to optic nerve regeneration. Proc Natl Acad Sci U SA. 2009; 106:19587-19592). Después de la lesión nerviosa, se extraen 3 pl de líquido del ojo y se inyecta intraocularmente una disolución que contiene el compuesto inhibidor de PDE1,
Se tratan un total de 4 retinas de ratón con el inhibidor de PDE1 y se administra disolución salina tamponada con fosfato (PBS) a un total de 10 retinas de ratón como control. Los ratones normalmente se sacrifican con una sobredosis de anestesia 14 días después de la lesión del nervio óptico y se perfunden con solución salina y paraformaldehído al 4% (PFA). Estos ratones tienen 10 semanas cuando se sacrifican. Los nervios ópticos y los ojos se diseccionan y se fijan posteriormente en PFA. Los nervios se impregnan con sacarosa al 10% y después al 30%, se incluyen en OCT
Tissue Tek Médium (Sakura Finetek), se congelan, se cortan en el plano longitudinal con un espesor de 14 pm y se montan en portaobjetos recubiertos. Los axones en regeneración se visualizan mediante tinción con un anticuerpo de oveja contra GAP-43 seguido de un anticuerpo secundario marcado con fluorescencia. Los axones se cuentan manualmente en al menos 8 secciones longitudinales por caso a distancias predeterminadas del sitio de la lesión, y estos números se convierten en el número de axones en regeneración a varias distancias.
Después de la agresión retiniana, el análisis cuantitativo muestra que la expresión de PDE en las células ganglionares de la retina aumenta considerablemente. El ARN mensajero (ARNm) para PDE1B en particular se regula al alza unas cuatro veces después de la lesión. El ARN se extrae del tejido mediante métodos estándar y el ARNm se cuantifica mediante métodos de secuenciación cuantitativa de RNAseq. El ARNm estándar para beta actina y cuatro receptores de glutamato, denomimados NMDA R1 y AMPAK R1, R2 y R3, se evalúan en paralelo y no muestran cambios significativos.
IC200041 es muy eficaz para aumentar la supervivencia de las células ganglionares de la retina en comparación con el control de PBS. Además, la diferencia en las células ganglionares de la retina de control y las tratadas con IC200041 es estadísticamente significativa. Los datos se muestran en la Figura 12.
Claims (13)
1. Un inhibidor de PDE1 para uso en el tratamiento o profilaxis de neuroinflamación y/o enfermedades o trastornos asociados con neuroinflamación y/o función microglial que comprende la administración de un inhibidor de PDE1 a un paciente que lo necesite, en donde el inhibidor de PDE1 es:
A. un compuesto de Fórmula V:

en donde
(I) R1 es H o alquilo C1-4 (p. ej., metilo);
(ii) R4 es H o alquilo C1-4 y R2 y R3 son, independientemente, H o alquilo C1-4 (p. ej., R2 y R3 ambos son metilo, o
R2 es H y R3 es isopropilo), arilo, heteroarilo, (opcionalmente hetero)arilalcoxi u (opcionalmente hetero)arilalquilo;
o R2 es H y R3 y R4 juntos forman un puente di-, tri- o tetrametileno (pref. en donde el R3 y R4 juntos tienen la configuración cis, p. ej., donde los carbonos que llevan R3 y R4 tienen las configuraciones R y S, respectivamente);
(iii) R5 es un heteroarilalquilo sustituido, p. ej., sustituido con haloalquilo o R5 está unido a uno de los nitrógenos en la porción de pirazolo de Fórmula V y es un resto de Fórmula A:

Fórmula A
en donde X, Y y Z son, independientemente, N o C, y R8, R9, R11 y R12 son independientemente H o halógeno (p.
ej., Cl o F), y R10 es halógeno, alquilo, cicloalquilo, haloalquilo (p. ej., trifluorometilo), arilo (por ejemplo, fenilo), heteroarilo (por ejemplo, piridilo (p. ej., pirid-2-ilo) o tiadiazolilo (p. ej., 1,2,3-tiadiazol-4 -il)), diazolilo, triazolilo, tetrazolilo, arilcarbonilo (p. ej., benzoílo), alquilsulfonilo (p. ej., metilsulfonilo), heteroarilcarbonilo o alcoxicarbonilo; siempre que cuando X, Y o Z sea nitrógeno, R8, R9, o R10, respectivamente, no está presente; y
(iv) R6 es H, alquilo, arilo, heteroarilo, arilalquilo (p. ej., bencilo), arilamino (p. ej., fenilamino), heteroarilamino, N,N-dialquilamino, N,N-diarilamino o N-aril-N-(arilalquil)amino (p. ej. , N-fenil-N-(1,1'-bifen-4-ilmetil)amino); y
(v) n=0 o 1;
(vi) cuando n=1, A es -C(R13Rm)
en donde R13 y Ri4, son, independientemente, H o alquilo Ci-4, arilo, heteroarilo, (opcionalmente hetero)arilalcoxi o (opcionalmente hete ro)arilalquilo;
en libre, sal o enantiómeros, diastereoisómeros y racematos;
B. un compuesto de Fórmula VII:

(i) X es alquileno C1-6 (p. ej., metileno, etileno o prop-2-in-1-ileno);
(ii) Y es un enlace sencillo, alquinileno (p. ej., -C=C-), arileno (p. ej., fenileno) o heteroarileno (p. ej., piridileno);
(iii) Z es H, arilo (p. ej., fenilo), heteroarilo (p. ej., piridilo, p. ej., pirid-2-ilo), halo (p. ej., F, Br, Cl), halo alquilo C1-6
(p. ej., trifluorometilo), -C(O)-R1, -N(R2)(D3), o cicloalquilo C3-7 que contiene opcionalmente al menos un átomo seleccionado de un grupo que consta de N u O (p. ej., ciclopentilo, ciclohexilo, tetrahidro-2H-piran-4-ilo o morfolinilo);
(iv) R1 es alquilo C1-6, halo alquilo C1-6, -OH o -O alquilo C1-6 (p. ej., -OCH3);
(v) R2 y R3 son independientemente H o alquilo C1-6;
(vi) R4 y R5 son independientemente H, alquilo C1-6 o arilo (p. ej., fenilo) opcionalmente sustituido con uno o más halo (p. ej., fluorofenilo, p. ej., 4-fluorofenilo), hidroxi (p. ej., hidroxifenilo, p. ej., 4-hidroxifenilo o 2-hidroxifenilo) o alcoxi C1-6;
(vii) en donde X, Y y Z están independientemente y opcionalmente sustituidos con uno o más halo (p. ej., F, Cl o Br), alquilo C1-6 (p. ej., metilo), halo alquilo C1-6 (p. ej., trifluorometilo), p. ej., Z es heteroarilo, p. ej., piridilo sustituido con uno o más halo (p. e., 6-fluoropirid-2-ilo, 5-fluoropirid-2-ilo, 6-fluoropirid-2-ilo, 3-fluoropirid-2-ilo, 4-fluoropirid-2-ilo, 4,6-dicloropirid-2-ilo), halo alquilo C1-6 (p. ej., 5-trifluorometilpirid-2-ilo) o alquilo C1-6 (p. ej., 5-metilpirid-2-ilo), o
Z es arilo, p. ej., fenilo, sustituido con uno o más halo (p. ej., 4-fluorofenilo),
en forma de sal libre farmacéuticamente aceptable; o
C. un compuesto de Fórmula XII:
en donde
(i) Ri es H o alquilo C1-4 (p. ej., metilo o etilo);
(ii) R2 y R3 son independientemente H o alquilo C1-6 (p. ej., metilo o etilo);
(iii) R4 es H o alquilo C1-4 (p. ej., metilo o etilo);
(iv) R5 es arilo (p. ej., fenilo) opcionalmente sustituido con uno o más grupos seleccionados independientemente de -C(=O)- alquilo C1-6 (p. ej., -C(=O)-CH3) y hidroxialquilo C1-6 (p. ej., 1 -hidroxietilo);
(v) R6 y R7 son independientemente H o arilo (p. ej., fenilo) opcionalmente sustituidos con uno o más grupos seleccionados independientemente de alquilo C1-6 (p. ej., metilo o etilo) y halógeno (p. ej., F o Cl), p. ej., fenilo no sustituido o fenilo sustituido con uno o más halógenos (p. ej., F) o fenilo sustituido con uno o más alquilo C1-6 y uno o más halógenos o fenilo sustituido con un alquilo C1-6 y un halógeno, p. ej., 4-fluorofenilo o 3,4-difluorofenilo o 4-fluoro-3-metilfenilo; y
(vi) n es 1, 2, 3 o 4,
en forma libre o de sal.
2. Un inhibidor de PDE1 para uso según la reivindicación 1, en donde el inhibidor de PDE1 inhibe la actividad de PDE1 con un IC50 de menos de 10 nM, preferiblemente en donde el inhibidor de PDE1 no inhibe la actividad de tipos de PDE distintos de PDE1, preferiblemente en donde el inhibidor de PDE1 tiene un IC50 al menos 1000 veces mayor para tipos de PDE distintos de PDE1,
3. Un inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en donde la neuroinflamación y/o las enfermedades o los trastornos asociados con la neuroinflamación y/o la función microglial, p. ej., se seleccionan entre:
a. afecciones neurodegenerativas tales como enfermedad de Alzheimer (EA), enfermedad de Parkinson (EP), esclerosis lateral amiotrófica (ELA) y afecciones desmielinizantes, por ejemplo, esclerosis múltiple (EM) y enfermedades priónicas;
b. hipoxia, hemorragia intracerebral o lesión cerebral traumática;
c. afecciones se caracteriza por la producción y/o respuesta anormal de neurotransmisores, incluyendo depresión, esquizofrenia, trastorno de estrés postraumático, ansiedad, trastorno por déficit de atención y enfermedad bipolar; р. ej., donde cualquiera de los anteriores está asociado con neuroinflamación; y
d. infecciones crónicas del SNC, p. ej., enfermedad de Lyme o infección del SNC como consecuencia de un estado inmunosupresor, por ejemplo, demencia por VIH; o
e. neuroinflamación consecuencia de la quimioterapia.
4. El inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en donde el paciente tiene a. niveles elevados de una o más citocinas proinflamatorias (p. ej., seleccionadas de IL1 p, TNFa, Ccl2, IL-6 y combinaciones de las mismas);
b. niveles reducidos de una o más citocinas antiinflamatorias (p. ej., IL-10); y/o
с. Niveles elevados de fenotipo microglial M1 en comparación con el fenotipo microglial M2,
5. El inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en el que el inhibidor de PDE1 se selecciona de cualquiera de los siguientes:
Ċ

5 6. El inhibidor de PDE1 para uso según la reivindicación 5, en donde el inhibidor de PDE1 es el siguiente:

8. El inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en donde un inhibidor de PDE1 se administra en combinación con un inhibidor de PDE4 (p. ej., rolipram).
9. El inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en donde un inhibidor de PDE1 se administra en combinación con uno o más agentes antidepresivos, en forma de sal libre o farmacéuticamente aceptable, seleccionados de inhibidores selectivos de la recaptación de serotonina (ISRS), inhibidores de la recaptación de serotonina-norepinefrina (IRSN), antidepresivos tricíclicos (TCA) y agentes antipsicóticos atípicos; por ejemplo, un agente antipsicótico atípico, p. ej., lumateperona, en forma de sal libre o farmacéuticamente aceptable, o un ISRS, p. ej., fluoxetina, en forma de sal libre o farmacéuticamente aceptable.
10. El inhibidor de PDE1 para su uso según cualquiera de las reivindicaciones anteriores, en donde dicho tratamiento o profilaxis de la inflamación y/o una enfermedad o trastorno inflamatorio se caracteriza por la supervivencia de las células ganglionares de la retina.
11. El inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en donde el inhibidor de PDE1 se administra en una cantidad eficaz para (i) reducir o inhibir la activación de la microglía M1 y/o (ii) para reducir los niveles de uno o más citocinas proinflamatorias (p. ej., IL1 p, TNFa, Ccl2, IL-6 o una combinación de las mismas) y/o (c) para aumentar los niveles de citocinas antiinflamatorias (p. ej., IL-10); a un paciente que lo necesite.
12. El inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en donde el inhibidor de PDE1 se administra en una cantidad eficaz para atenuar o inhibir la expresión y/o actividad de citocinas proinflamatorias en el cerebro, p. ej., seleccionadas del grupo que consiste en: IL1 p, IL-6, TNFa, Ccl2, óxido nítrico (NO) y especies reactivas de oxígeno (ROS).
13. El inhibidor de PDE1 para uso según cualquiera de las reivindicaciones anteriores, en donde la neuroinflamación y/o las enfermedades o los trastornos asociados con la neuroinflamación y/o la función microglial es neuroinflamación crónica o una enfermedad asociada con la neuroinflamación crónica.
Applications Claiming Priority (4)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US201662393386P | 2016-09-12 | 2016-09-12 | |
| US201662412739P | 2016-10-25 | 2016-10-25 | |
| US201762467218P | 2017-03-05 | 2017-03-05 | |
| PCT/US2017/051220 WO2018049417A1 (en) | 2016-09-12 | 2017-09-12 | Novel uses |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2906107T3 true ES2906107T3 (es) | 2022-04-13 |
Family
ID=61562179
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES17849790T Active ES2906107T3 (es) | 2016-09-12 | 2017-09-12 | Usos novedosos |
Country Status (5)
| Country | Link |
|---|---|
| US (1) | US11291666B2 (es) |
| EP (2) | EP3509589B1 (es) |
| JP (2) | JP7134168B6 (es) |
| ES (1) | ES2906107T3 (es) |
| WO (1) | WO2018049417A1 (es) |
Families Citing this family (16)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| ES2717688T3 (es) | 2013-03-15 | 2019-06-24 | Intra Cellular Therapies Inc | Inhibidores de la PDE1 para uso en el tratamiento y/o prevención de lesiones de SNC, y enfermedades, trastornos o lesiones de SNP |
| US10682354B2 (en) * | 2016-03-28 | 2020-06-16 | Intra-Cellular Therapies, Inc. | Compositions and methods |
| US11291666B2 (en) * | 2016-09-12 | 2022-04-05 | Intra-Cellular Therapies, Inc. | Uses |
| WO2019178484A1 (en) | 2018-03-16 | 2019-09-19 | Intra-Cellular Therapies, Inc. | Novel methods |
| JP7493460B2 (ja) | 2018-05-25 | 2024-05-31 | イントラ-セルラー・セラピーズ・インコーポレイテッド | 有機化合物 |
| EP3801527B1 (en) | 2018-06-08 | 2025-02-19 | Intra-Cellular Therapies, Inc. | Fused gamma-carbolines for acute treatment of anxiety or depression |
| EP3856191A4 (en) * | 2018-09-25 | 2022-06-22 | Intra-Cellular Therapies, Inc. | NOVEL USES |
| WO2020146384A1 (en) | 2019-01-07 | 2020-07-16 | Intra-Cellular Therapies, Inc. | Organic compounds |
| US11628171B2 (en) | 2019-03-13 | 2023-04-18 | Children's Medical Center Corporation | Method for treating brain or nerve injury |
| US12599603B2 (en) | 2019-09-03 | 2026-04-14 | Intra-Cellular Therapies, Inc. | Methods of treatment |
| JP2023505054A (ja) * | 2019-11-27 | 2023-02-08 | イントラ-セルラー・セラピーズ・インコーポレイテッド | 処置方法 |
| US12364695B2 (en) | 2020-06-02 | 2025-07-22 | Intra-Cellular Therapies, Inc. | Methods of treating inflammatory disease |
| MX2024010993A (es) * | 2022-03-11 | 2024-09-17 | Intra Cellular Therapies Inc | Compuestos organicos. |
| US20250195510A1 (en) | 2022-05-18 | 2025-06-19 | Intra-Cellular Therapies, Inc. | Novel methods |
| WO2025111568A1 (en) | 2023-11-22 | 2025-05-30 | Intra-Cellular Therapies, Inc. | Lumateperone and analogues, as 5-ht2a or 5-ht2a/d2 receptor modulators, for use in the treatment of psychiatric disorders caused by viral, bacterial, or autoimmune encephalitis, and of psychiatric symptoms thereof |
| WO2025255013A1 (en) * | 2024-06-03 | 2025-12-11 | Intra-Cellular Therapies, Inc. | Organic compounds |
Family Cites Families (90)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS6032638B2 (ja) | 1976-09-01 | 1985-07-29 | 武田薬品工業株式会社 | 3−アミノピラゾロ〔3,4−d〕ピリミジン誘導体 |
| EP0063381A1 (de) | 1981-04-22 | 1982-10-27 | Byk Gulden Lomberg Chemische Fabrik GmbH | Neue Pyrazolo(3,4-d)pyrimidine, Verfahren zu deren Herstellung und sie enthaltende Arzneimittel |
| US4469868A (en) | 1982-05-24 | 1984-09-04 | Warner-Lambert Company | Alkylimidazo[1,2-c]pyrazolo[3,4-e]pyrimidines |
| US4690935A (en) | 1983-03-31 | 1987-09-01 | Wayne State University | Inhibition of tumor growth and metastasis with calcium channel blocker compounds |
| US4666908A (en) | 1985-04-05 | 1987-05-19 | Warner-Lambert Company | 5-Substituted pyrazolo[4,3-d]pyrimidine-7-ones and methods of use |
| KR920004437B1 (ko) | 1989-09-12 | 1992-06-05 | 삼성전자 주식회사 | 금전등록기의 거래선 관리방법 |
| NZ238609A (en) | 1990-06-21 | 1993-12-23 | Schering Corp | Polycyclic guanine derivatives; preparation, pharmaceutical compositions, |
| US5202328A (en) | 1991-03-06 | 1993-04-13 | Merck & Co., Inc. | Substituted fused pyrimidinones |
| US5294612A (en) | 1992-03-30 | 1994-03-15 | Sterling Winthrop Inc. | 6-heterocyclyl pyrazolo [3,4-d]pyrimidin-4-ones and compositions and method of use thereof |
| EP0686157A1 (en) | 1993-02-26 | 1995-12-13 | Schering Corporation | 2-benzyl-polycyclic guanine derivatives and process for preparing them |
| GB9304919D0 (en) | 1993-03-10 | 1993-04-28 | Celltech Ltd | Chemical compounds |
| GB9315017D0 (en) | 1993-07-20 | 1993-09-01 | Glaxo Lab Sa | Chemical compounds |
| GB9523675D0 (en) | 1995-11-20 | 1996-01-24 | Celltech Therapeutics Ltd | Chemical compounds |
| US5824683A (en) | 1995-11-28 | 1998-10-20 | Schering Corporation | 2'- 4'-halo- 1,1'-biphenyl!-4-yl!methyl!-5'-methyl-spiro cyclopentane-1,7' (8'H)- 3H! imidazo 2,1-b!purin!-4' (5'H)-ones |
| GB9526245D0 (en) | 1995-12-21 | 1996-02-21 | Celltech Therapeutics Ltd | Chemical compounds |
| GB9622363D0 (en) | 1996-10-28 | 1997-01-08 | Celltech Therapeutics Ltd | Chemical compounds |
| AU5330698A (en) | 1996-12-23 | 1998-07-17 | Celltech Therapeutics Limited | Fused polycyclic 2-aminopyrimidine derivatives, their preparation and their use as protein tyrosine kinase inhibitors |
| SE9701398D0 (sv) | 1997-04-15 | 1997-04-15 | Astra Pharma Prod | Novel compounds |
| IT1291372B1 (it) | 1997-05-21 | 1999-01-07 | Schering Plough S P A | Uso di analoghi eterociclici di 1,2,4-triazolo (1,5-c) pirimidine per la preparazione di medicamenti utili per il trattamento delle malattie |
| US6013621A (en) | 1997-10-17 | 2000-01-11 | The Rockfeller University | Method of treating psychosis and/or hyperactivity |
| GB9722520D0 (en) | 1997-10-24 | 1997-12-24 | Pfizer Ltd | Compounds |
| DE69943144D1 (de) | 1998-03-31 | 2011-03-03 | Kyowa Hakko Kirin Co Ltd | Stickstoffenthaltende heterocyclische verbindungen |
| US6133273A (en) | 1998-05-08 | 2000-10-17 | American Home Products Corporation | Pyrazolopyrimidine-2,4-dione sulfonamides |
| GB9907658D0 (en) | 1999-04-06 | 1999-05-26 | Zeneca Ltd | Chemical compounds |
| EP1206265B1 (en) | 1999-06-30 | 2003-11-12 | Merck & Co., Inc. | Src kinase inhibitor compounds |
| WO2001000214A1 (en) | 1999-06-30 | 2001-01-04 | Merck & Co., Inc. | Src kinase inhibitor compounds |
| DE19931206A1 (de) | 1999-07-07 | 2001-01-11 | Stief Christian | Arzneimittel zur Erhöhung des cAMP-Spiegels und deren Verwendung |
| MXPA02002559A (es) | 1999-09-10 | 2002-07-30 | Merck & Co Inc | Inhibidores de tirosina cinasa. |
| PL354675A1 (en) | 1999-09-30 | 2004-02-09 | Neurogen Corporation | Certain alkylene diamine-substituted pyrazolo[1,5,-a]-1,5-pyrimidines and pyrazolo[1,5-a]-1,3,5-triazines |
| HK1049834A1 (zh) | 1999-10-11 | 2003-05-30 | 辉瑞大药厂 | 用作磷酸二酯酶抑制剂的5-(2-取代的-5-杂环基磺酰基吡啶-3-基)-二氢吡唑并[4,3-d]嘧啶-7-酮类化合物 |
| TWI265925B (en) | 1999-10-11 | 2006-11-11 | Pfizer | Pyrazolo[4,3-d]pyrimidin-7-ones useful in inhibiting type 5 cyclic guanosine 3',5'-monophosphate phosphodiesterases(cGMP PDE5), process and intermediates for their preparation, their uses and composition comprising them |
| IL152925A (en) | 1999-10-21 | 2010-04-15 | Pfizer | Pharmaceutical preparations for the treatment of neurological disease containing an inhibitor of ring guanizine '3', 5 '- monophosphate phosphodiesterase 5 and one of gabapentin or pregabalin |
| MY125533A (en) | 1999-12-06 | 2006-08-30 | Bristol Myers Squibb Co | Heterocyclic dihydropyrimidine compounds |
| GB0004890D0 (en) | 2000-03-01 | 2000-04-19 | Astrazeneca Uk Ltd | Chemical compounds |
| CN1436080A (zh) | 2000-04-19 | 2003-08-13 | 利利艾科斯有限公司 | 环gmp-特异性磷酸二酯酶抑制剂治疗帕金森氏病的用途 |
| US6693099B2 (en) | 2000-10-17 | 2004-02-17 | The Procter & Gamble Company | Substituted piperazine compounds optionally containing a quinolyl moiety for treating multidrug resistance |
| CA2436911A1 (en) | 2001-03-16 | 2002-09-26 | Pfizer Inc. | Pyrazolo`4,3-d.pyrimidinone compounds as cgmp pde inhibitors |
| WO2002088079A2 (en) | 2001-05-01 | 2002-11-07 | Bristol-Myers Squibb Company | Dual inhibitors of pde 7 and pde 4 |
| SE0102315D0 (sv) | 2001-06-28 | 2001-06-28 | Astrazeneca Ab | Compounds |
| JP4450365B2 (ja) | 2001-08-28 | 2010-04-14 | シェーリング コーポレイション | 多環式グアニンホスホジエステラーゼv阻害剤 |
| EP1575916B1 (en) | 2001-08-31 | 2013-05-22 | The Rockefeller University | Phosphodiesterase activity and regulation of phosphodiesterase 1-b-mediated signaling in brain |
| CN1585771A (zh) | 2001-11-09 | 2005-02-23 | 先灵公司 | 多环鸟嘌呤衍生物磷酸二酯酶v抑制剂 |
| EP1483277A4 (en) | 2002-02-15 | 2007-10-03 | Merckle Gmbh | CONJUGATES OF BIOLOGICALLY ACTIVE COMPOUNDS, PROCESS FOR THEIR PREPARATION AND USE, FORMULATION AND PHARMACEUTICAL APPLICATIONS THEREOF |
| IL163575A0 (en) | 2002-02-21 | 2005-12-18 | Univ Rockefeller | Compositions and method for regulation of calcium-dependent signalling in brain |
| GB0230045D0 (en) | 2002-12-23 | 2003-01-29 | Glaxo Group Ltd | Compounds |
| WO2004028468A2 (en) | 2002-09-27 | 2004-04-08 | Children's Medical Center Corporation | Methods and compositions for treatment of neurological disorder |
| WO2004031375A2 (en) | 2002-10-01 | 2004-04-15 | Bayer Healthcare Ag | Regulation of human 3’, 5’ cyclic nucleotide phosphodiesterase pde1c |
| US20070155662A1 (en) | 2003-03-11 | 2007-07-05 | Stefan Golz | Diagnostics and therapeutics for diseases associated with phosphodiesterase 1a (pde1a) |
| EP1613747A1 (en) | 2003-03-31 | 2006-01-11 | Pfizer Products Inc. | Crystal structure of 3 ,5 -cyclic nucleotide phosphodiesterase 1b (pde1b) and uses thereof |
| JP2006522151A (ja) | 2003-04-01 | 2006-09-28 | アプライド リサーチ システムズ エーアールエス ホールディング ナームロゼ フェンノートシャップ | 不妊症におけるホスホジエステラーゼ阻害剤 |
| EA200600372A1 (ru) | 2003-09-05 | 2006-08-25 | Ньюроджин Корпорейшн | Конденсированные с гетероарилом пиридины, пиразины и пиримидины в качестве лигандов рецептора кортикотропин-рилизинг-фактора (crf 1) |
| US20050287665A1 (en) | 2004-06-23 | 2005-12-29 | Henrich Cheng | Method for inducing neural differentiation |
| US7580753B2 (en) | 2004-09-08 | 2009-08-25 | Spinal Modulation, Inc. | Method and system for stimulating a dorsal root ganglion |
| WO2006133261A2 (en) | 2005-06-06 | 2006-12-14 | Intra-Cellular Therapies, Inc. | Organic compounds |
| EP1919287A4 (en) | 2005-08-23 | 2010-04-28 | Intra Cellular Therapies Inc | ORGANIC COMPOUNDS FOR TREATING A REDUCED DOPAMINE RECEPTOR SIGNALING ACTIVITY |
| AU2007256633B2 (en) | 2006-06-06 | 2013-09-12 | Intra-Cellular Therapies, Inc. | Organic compounds |
| US20070286890A1 (en) | 2006-06-07 | 2007-12-13 | John Garnett Walt | Eyelash applicator and method |
| WO2008063505A1 (en) | 2006-11-13 | 2008-05-29 | Intra-Cellular Therapies, Inc. | Organic compounds |
| WO2008070095A1 (en) | 2006-12-05 | 2008-06-12 | Intra-Cellular Therapies, Inc. | Novel uses |
| US8648085B2 (en) | 2007-11-30 | 2014-02-11 | Boehringer Ingelheim International Gmbh | 1, 5-dihydro-pyrazolo (3, 4-D) pyrimidin-4-one derivatives and their use as PDE9A mudulators for the treatment of CNS disorders |
| EP2939676A1 (en) | 2007-12-06 | 2015-11-04 | Intra-Cellular Therapies, Inc. | Organic compounds |
| ES2588238T3 (es) | 2007-12-06 | 2016-10-31 | Intra-Cellular Therapies, Inc. | Derivados de pirazolopirimidin-4,6-diona y su uso como producto farmacéutico |
| EA201170769A1 (ru) | 2008-12-06 | 2012-02-28 | Интра-Селлулар Терапиз, Инк. | Органические соединения |
| PE20110922A1 (es) | 2008-12-06 | 2012-01-22 | Intra Cellular Therapies Inc | DERIVADOS DE PIRAZOLO[4,3-e]PIRIMIDIN COMO INHIBIDORES DE LA FOSFODIESTERASA 1 (PDE1) |
| AU2009322903A1 (en) | 2008-12-06 | 2010-06-10 | Intra-Cellular Therapies, Inc. | Organic compounds |
| AU2009322899A1 (en) | 2008-12-06 | 2010-06-10 | Intra-Cellular Therapies, Inc. | Organic compounds |
| BRPI0922700A2 (pt) | 2008-12-06 | 2015-08-11 | Intracellular Therapies Inc | Compostos orgânicos |
| MX2011005934A (es) | 2008-12-06 | 2011-12-16 | Intra Cellular Therapies Inc | Compuestos organicos. |
| WO2010098839A1 (en) | 2009-02-25 | 2010-09-02 | Intra-Cellular Therapies, Inc. | Pde 1 inhibitors for ophthalmic disorders |
| EP2434895A4 (en) | 2009-05-13 | 2013-08-07 | Intra Cellular Therapies Inc | ORGANIC CONNECTIONS |
| US8858911B2 (en) | 2009-10-08 | 2014-10-14 | Intra-Cellular Therapies, Inc. | Phosphodiesterase 1-targeting tracers and methods |
| US9371327B2 (en) | 2010-05-31 | 2016-06-21 | Intra-Cellular Therapies, Inc. | PDE1 inhibitor compounds |
| US9763948B2 (en) | 2010-05-31 | 2017-09-19 | Intra-Cellular Therapies, Inc. | PDE1 inhibitory compounds and methods |
| EP2575817A4 (en) | 2010-05-31 | 2014-01-08 | Intra Cellular Therapies Inc | ORGANIC CONNECTIONS |
| TW201206937A (en) | 2010-05-31 | 2012-02-16 | Intra Cellular Therapies Inc | Organic compounds |
| EP2717877B1 (en) | 2011-06-10 | 2017-11-08 | Intra-Cellular Therapies, Inc. | Organic compounds |
| JP2014525927A (ja) | 2011-08-18 | 2014-10-02 | シャイアー アーゲー | 治療法に使用される5−ht4受容体アゴニスト及びpde4阻害剤の組合せ |
| JP6224597B2 (ja) | 2011-09-27 | 2017-11-01 | バイオメッド バレー ディスカバリーズ,インコーポレイティド | グリオーマを処置するための組成物及び方法 |
| AR091507A1 (es) | 2012-06-21 | 2015-02-11 | Intra Cellular Therapies Inc | SALES DE (6aR,9aS)-5,6a,7,8,9,9a-HEXAHIDRO-5-METIL-3-(FENILAMINO)-2-((4-(6-FLUOROPIRIDIN-2-IL)FENIL)METIL)-CICLOPENT[4,5]IMIDAZO[1,2-a]PIRAZOLO[4,3-e]PIRIMIDIN-4(2H)-ONA |
| EP2956141A4 (en) * | 2013-02-17 | 2016-10-26 | Intra Cellular Therapies Inc | NEW USES |
| DK2970279T3 (da) | 2013-03-15 | 2020-11-30 | Intra Cellular Therapies Inc | Organiske forbindelser |
| ES2717688T3 (es) | 2013-03-15 | 2019-06-24 | Intra Cellular Therapies Inc | Inhibidores de la PDE1 para uso en el tratamiento y/o prevención de lesiones de SNC, y enfermedades, trastornos o lesiones de SNP |
| JP6696904B2 (ja) | 2014-01-08 | 2020-05-20 | イントラ−セルラー・セラピーズ・インコーポレイテッドIntra−Cellular Therapies, Inc. | 製剤および医薬組成物 |
| DK3157926T3 (da) | 2014-06-20 | 2019-08-19 | Intra Cellular Therapies Inc | Organiske forbindelser |
| BR112017012007B1 (pt) * | 2014-12-06 | 2022-11-01 | Intra-Cellular Therapies, Inc | Compostos orgânicos inibitórios de pde2, composições farmacêuticas compreendendo os ditos compostos e uso dos mesmos no tratamento de um distúrbio mediado por pde2 |
| EP3288980B1 (en) | 2015-04-28 | 2021-03-10 | Bristol-Myers Squibb Company | Treatment of pd-l1-positive melanoma using an anti-pd-1 antibody |
| US11291666B2 (en) | 2016-09-12 | 2022-04-05 | Intra-Cellular Therapies, Inc. | Uses |
| MA46716A (fr) | 2016-11-03 | 2019-09-11 | Juno Therapeutics Inc | Polythérapie de thérapie cellulaire et d'inhibiteur de la microglie |
| AU2018325445A1 (en) | 2017-08-31 | 2020-03-19 | Abbvie Inc. | Ectonucleotide pyrophosphatase-phosphodiesterase 1 (ENPP-1) inhibitors and uses thereof |
| WO2020146384A1 (en) | 2019-01-07 | 2020-07-16 | Intra-Cellular Therapies, Inc. | Organic compounds |
-
2017
- 2017-09-12 US US16/332,750 patent/US11291666B2/en active Active
- 2017-09-12 WO PCT/US2017/051220 patent/WO2018049417A1/en not_active Ceased
- 2017-09-12 ES ES17849790T patent/ES2906107T3/es active Active
- 2017-09-12 EP EP17849790.5A patent/EP3509589B1/en active Active
- 2017-09-12 EP EP21204238.6A patent/EP3970719A1/en active Pending
- 2017-09-12 JP JP2019513845A patent/JP7134168B6/ja active Active
-
2022
- 2022-06-17 JP JP2022098388A patent/JP7506711B2/ja active Active
Also Published As
| Publication number | Publication date |
|---|---|
| JP2019531285A (ja) | 2019-10-31 |
| EP3970719A1 (en) | 2022-03-23 |
| JP2022137064A (ja) | 2022-09-21 |
| EP3509589A4 (en) | 2020-03-18 |
| WO2018049417A1 (en) | 2018-03-15 |
| EP3509589B1 (en) | 2021-11-17 |
| US20210213018A1 (en) | 2021-07-15 |
| EP3509589A1 (en) | 2019-07-17 |
| JP7134168B6 (ja) | 2024-02-02 |
| JP7506711B2 (ja) | 2024-06-26 |
| US11291666B2 (en) | 2022-04-05 |
| JP7134168B2 (ja) | 2022-09-09 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP3509589B1 (en) | Novel uses | |
| US11142529B2 (en) | Benzodiazepine derivatives, compositions, and methods for treating cognitive impairment | |
| ES2411604T3 (es) | Compuestos orgánicos | |
| EP3479825B1 (en) | Pde1 inhibitors for use in the treatment and/or prevention of cns or pns diseases or disorders | |
| US12528819B2 (en) | Benzodiazepine derivatives, compositions, and methods for treating cognitive impairment | |
| JP6696904B2 (ja) | 製剤および医薬組成物 | |
| JP2010535220A (ja) | 抗精神病用の併用療法剤を使用する統合失調症の治療のための方法および組成物 | |
| CA3077499A1 (en) | P38 kinase inhibitors reduce dux4 and downstream gene expression for the treatment of fshd | |
| KR20090013834A (ko) | 피리도[3,2-e]피라진, 포스포디에스테라제 10의 억제제로서 이의 용도, 및 이의 제조 방법 | |
| BRPI0711857A2 (pt) | 4-amino-pirido[3,2-e]pirazinas, uso das mesmas como inibidores de fosfodiestrase 10 e processo para a preparação das mesmas | |
| KR102096557B1 (ko) | 통증 치료용 약학 조성물 | |
| CN115175911A (zh) | 用于治疗认知损害的苯二氮䓬衍生物、组合物和方法 | |
| BR112017012007B1 (pt) | Compostos orgânicos inibitórios de pde2, composições farmacêuticas compreendendo os ditos compostos e uso dos mesmos no tratamento de um distúrbio mediado por pde2 | |
| JP2022527386A (ja) | 自閉症スペクトラム障害を治療するためのカルバモイルシクロヘキサン誘導体 | |
| ES2845230T3 (es) | Derivados de pirazol[1,5-a]pirimidina como inhibidores de quinasa JAK | |
| HK40077472A (en) | Benzodiazepine derivatives, compositions, and methods for treating cognitive impairment |