ES2913778T3 - Comprimidos que comprenden vectores de ácidos nucleicos - Google Patents
Comprimidos que comprenden vectores de ácidos nucleicos Download PDFInfo
- Publication number
- ES2913778T3 ES2913778T3 ES18738197T ES18738197T ES2913778T3 ES 2913778 T3 ES2913778 T3 ES 2913778T3 ES 18738197 T ES18738197 T ES 18738197T ES 18738197 T ES18738197 T ES 18738197T ES 2913778 T3 ES2913778 T3 ES 2913778T3
- Authority
- ES
- Spain
- Prior art keywords
- nucleic acid
- compression
- lyophilization
- lipid
- tablet
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Active
Links
Classifications
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/10—Dispersions; Emulsions
- A61K9/127—Synthetic bilayered vehicles, e.g. liposomes or liposomes with cholesterol as the only non-phosphatidyl surfactant
- A61K9/1271—Non-conventional liposomes, e.g. PEGylated liposomes or liposomes coated or grafted with polymers
- A61K9/1272—Non-conventional liposomes, e.g. PEGylated liposomes or liposomes coated or grafted with polymers comprising non-phosphatidyl surfactants as bilayer-forming substances, e.g. cationic lipids or non-phosphatidyl liposomes coated or grafted with polymers
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/70—Carbohydrates; Sugars; Derivatives thereof
- A61K31/7088—Compounds having three or more nucleosides or nucleotides
- A61K31/713—Double-stranded nucleic acids or oligonucleotides
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/14—Particulate form, e.g. powders, Processes for size reducing of pure drugs or the resulting products, Pure drug nanoparticles
- A61K9/19—Particulate form, e.g. powders, Processes for size reducing of pure drugs or the resulting products, Pure drug nanoparticles lyophilised, i.e. freeze-dried, solutions or dispersions
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K9/00—Medicinal preparations characterised by special physical form
- A61K9/20—Pills, tablets, discs, rods
- A61K9/2004—Excipients; Inactive ingredients
- A61K9/2013—Organic compounds, e.g. phospholipids, fats
- A61K9/2018—Sugars, or sugar alcohols, e.g. lactose, mannitol; Derivatives thereof, e.g. polysorbates
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P1/00—Drugs for disorders of the alimentary tract or the digestive system
- A61P1/04—Drugs for disorders of the alimentary tract or the digestive system for ulcers, gastritis or reflux esophagitis, e.g. antacids, inhibitors of acid secretion, mucosal protectants
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P15/00—Drugs for genital or sexual disorders; Contraceptives
- A61P15/02—Drugs for genital or sexual disorders; Contraceptives for disorders of the vagina
Landscapes
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Epidemiology (AREA)
- Molecular Biology (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Biophysics (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Organic Chemistry (AREA)
- Dispersion Chemistry (AREA)
- Biochemistry (AREA)
- Endocrinology (AREA)
- Reproductive Health (AREA)
- Gynecology & Obstetrics (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Medicinal Preparation (AREA)
- Medicines That Contain Protein Lipid Enzymes And Other Medicines (AREA)
Abstract
Procedimiento para la fabricación de un comprimido que comprende un complejo entre: (i) un ácido nucleico; y (ii) una partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma; en donde dicho procedimiento comprende las siguientes etapas: a) desecación, en particular por liofilización, de una mezcla acuosa que comprende: - un complejo entre (i) un ácido nucleico y (ii) una partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma; - uno o más excipientes aptos para la desecación, en particular para la liofilización; b) mezcla de uno o más excipientes de compresión con la mezcla seca obtenida en la etapa a); y c) compresión de la mezcla obtenida en la etapa b).
Description
DESCRIPCIÓN
Comprimidos que comprenden vectores de ácidos nucleicos
Campo de la invención
La invención se refiere a un método para fabricar un comprimido que comprende un vector de ácido nucleico.
Antecedentes tecnológicos de la invención
La terapia génica utiliza ácidos nucleicos (especialmente ADN o ARN) para tratar o prevenir las enfermedades. Dependiendo de la enfermedad, el ácido nucleico se administra para regular, reparar, reemplazar, agregar o eliminar una secuencia genética. El efecto terapéutico, profiláctico o diagnóstico depende directamente de la secuencia de ácido nucleico o del producto de la expresión génica de esta secuencia. Los ácidos nucleicos terapéuticos comprenden, por ejemplo, oligonucleótidos antisentido, siRNA o incluso shRNA. Los siRNA o pequeños ARN de interferencia, en particular acoplados a vectores, constituyen sustancias activas con un alto potencial terapéutico debido a su capacidad para extinguir específicamente la expresión de proteínas patológicas. Los ácidos nucleicos terapéuticos se pueden inyectar directamente en las células, en forma de ácido nucleico desnudo, pero la mayoría de las veces se introducen en las células del paciente gracias a un vector de ácido nucleico. Los vectores de ácido nucleico pueden ser vectores víricos o vectores sintéticos basados en sistemas poliméricos o lipídicos.
En la actualidad, los vectores de ácidos nucleicos se presentan en forma de suspensiones coloidales administradas principalmente por vía parenteral. Este tipo de formulación, así como el modo de administración, imponen fuertes condicionantes, tales como el tamaño de los vectores administrados o la obtención de preparados estériles. Estas limitaciones constituyen un freno para el desarrollo de vectores de ácidos nucleicos, así como para los nuevos candidatos a fármacos.
Por tanto, existe la necesidad de nuevas formulaciones de vectores de ácidos nucleicos que permitan esquivar las limitaciones mencionadas y que conserven la actividad biológica de los ácidos nucleicos terapéuticos.
Compendio de la invención
Según un primer aspecto, la invención se refiere a un método para fabricar un comprimido que comprende un complejo entre:
(i) un ácido nucleico; y
(ii) una partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma;
en donde dicho método comprende las siguientes etapas:
a) desecar, en particular por liofilización, una mezcla acuosa que comprende:
o un complejo entre (i) un ácido nucleico y (ii) una partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma;
o uno o más excipientes aptos para la desecación, en particular aptos para la liofilización;
b) mezclar uno o más excipientes de compresión con la mezcla seca obtenida en la etapa a); y
c) comprimir la mezcla obtenida en la etapa b).
En una realización en concreto, dicho lípido catiónico se elige entre lipopoliaminas, amonios cuaternarios, y lípidos con cabeza catiónica de tipo guanidina o imidazol, preferiblemente el lípido catiónico se elige entre dimiristilaminopropilaminopropilo (DMAPAP), cloruro de N-[1-(2,3-dioleiloxi)propil]-N,N,N-trimetilamonio (DOTMA), [1,2-bis(oleoiloxi)-3-(trimetilamonio)propano] (DOTAP), 3p[N-(N',N'-dimetilaminoetano)-carbamoíl]colesterol (DCChol) y dioctadecilamidoglicilespermina (DOGS), preferiblemente dimiristilaminopropilaminopropilo (DMAPAP). Dicho lípido catiónico puede estar opcionalmente mezclado con un lípido neutro, elegido en particular entre 1,2-dioleoíl-sn-glicero-3-fosfoetanolamina (DOPE), colesterol, dioleoíl-sn-glicero-3-fosfocolina (DOPC), dipalmitoíl-sn-glicero-3-fosfocolina (DPPC) y N'-(rac-1 -[11 -(F-octil)undec-10-enil]-2-(hexadecil)glicero-3-fosfoetanoíl)-esperminacarboxamida), preferiblemente el lípido neutro es la 1,2-dioleoíl-sn-glicero-3-fosfoetanolamina (DOPE). En concreto, la mezcla entre el lípido catiónico y el lípido neutro puede comprender entre el 50 % y el 99 % en moles de lípido catiónico en la mezcla, preferiblemente aproximadamente el 50 % y entre el 1 % y el 50 % en moles de lípido neutro en la mezcla, preferiblemente de aproximadamente el 50 %.
Según una realización en concreto, el complejo comprende un ácido nucleico terapéutico, en concreto un siRNA, un miRNA, un shRNA, un plásmido o un ARNm. Según una realización en concreto, la relación de carga (+/-) entre las
cargas positivas del lípido catiónico y las cargas negativas del ácido nucleico está entre 0,5 y 10, preferiblemente entre 4 y 10, preferiblemente de aproximadamente 8.
Según el procedimiento de la invención, el o los excipientes aptos para la desecación, en particular la liofilización, pueden ser agentes protectores (crioprotectores o lioprotectores) y/o agentes de carga, elegidos en particular entre trehalosa, manitol, sacarosa, sorbitol, lactosa, glucosa, glicerol, glicina, alanina, lisina, polietilenglicol, polivinilpirrolidona y dextrano, opcionalmente como mezcla. En concreto, el excipiente apto para la liofilización es la trehalosa, en particular en una proporción comprendida entre el 10 % y el 100 % en masa con respecto a la masa del uno o varios excipientes aptos para la liofilización, opcionalmente mezclada con otro excipiente apto para la liofilización, preferiblemente el manitol, en particular en una proporción comprendida entre el 0 y el 90 % en masa con respecto a la masa del uno o varios excipientes aptos para la liofilización.
Según el método de la invención, el o los excipientes de compresión permiten proteger el complejo entre el ácido nucleico y la partícula lipídica que comprende el lípido catiónico durante la etapa de compresión c), en donde dichos excipientes de compresión son en concreto un lubricante (por ejemplo, estearato de magnesio, ácido esteárico y talco, preferiblemente el estearato de magnesio), opcionalmente mezclado con otro excipiente de compresión, preferiblemente un diluyente (por ejemplo lactosa, almidón, fosfato de calcio y sus derivados, y celulosa y sus derivados, preferiblemente la lactosa). En concreto, el lubricante puede representar del 0,25 al 5 % en masa del comprimido terminado, preferiblemente el 0,5 %.
En una realización en concreto, el método según la invención comprende una etapa de compresión (etapa c)) realizada a una presión comprendida entre 10 y 400 MPa, preferiblemente entre 50 y 250 MPa.
Según otro aspecto, la invención se refiere a un comprimido que se puede obtener mediante el procedimiento descrito anteriormente. El comprimido de la invención puede comprender:
• un complejo entre un ácido nucleico y un liposoma o una micela que comprende un lípido catiónico;
• uno o varios excipientes de liofilización adecuados que permitan proteger dicho complejo durante la etapa a) de liofilización y/o permitan obtener un liofilizado con la textura adecuada para la etapa de compresión, preferiblemente la trehalosa y el manitol.
• uno o varios excipientes de compresión adecuados que permitan proteger dicho complejo durante la etapa c) de compresión y preservar la actividad biológica del complejo.
Según una realización en concreto, el comprimido de la invención está destinado a la administración por vía oral, vaginal, rectal, sublingual o transmucosa, preferiblemente por la vía oral.
La presente invención también se refiere al comprimido descrito anteriormente para su uso en el tratamiento de enfermedades del tubo digestivo o de enfermedades vaginales.
Leyendas de las figuras
Figura 1: Ciclo de liofilización: Representación de la temperatura del producto durante las tres etapas del ciclo; (a) congelación, desecación primaria e inicio de la desecación secundaria; (b) ampliación de la congelación en nitrógeno líquido.
Figura 2: Eficacia de los liofilizados (= lyoph) y comprimidos que contienen lipoplejos según la tensión de la compresión aplicada durante el proceso de compresión (CX con X = 50, 100, 150, 200 o 250 MPa):
Transfección en las células B16Luc durante 48 h, por triplicado, 0,5 pg de siRNA de luciferasa por pocillo. Ensayo de la luciferasa y expresión del porcentaje de inhibición con respecto a las células sin transfectar. Control positivo (T+): células transfectadas con lipoplejos preparados extemporáneamente (sin liofilizar y sin comprimir), control negativo (siCtle): células transfectadas con lipoplejos que contienen un siRNA de control, resuspendidos a partir de un comprimido.
Figura 3: Perfil SAXS de lipoplejos de siRNA (DMAPAP/DOPE alginato), preparados a una relación de carga /- de 8 en tampón de NaCl a 150 mM. El análisis de los picos permite identificar dos fases, una mayoritariamente cúbica (C1, q = 0,084 nm-1) y una minoritaria laminar (L1, q = 0,101 nm-1).
Figura 4 : Perfil SAXS de lipoplejos de siRNA en forma seca, en polvo, después de haber sido sometidos a una etapa de liofilización y luego a una etapa de compresión. Los lipoplejos de siRNA (DMAPAP/DOPE alginato), preparados a una relación de carga /- de 8 en un tampón de NaCl a 150 mM, se complementan con trehalosa y maltosa y luego se liofilizan durante 30 h. El liofilizado se pesa, se complementa con lactosa y se comprime. El análisis SAXS se realiza sobre el polvo de liofilizado o de comprimido colocado en un capilar. Se detecta un único pico (q = 0,096 nm-1) ancho.
Figura 5 : Perfil SAXS de lipoplejos de siRNA suspendidos en NaCl/azúcar. Los lipoplejos preparados como se indica en la leyenda de la figura 3 se complementan con una primera mezcla de trehalosa/manitol o una segunda
mezcla de trehalosa/manitol/lactosa en las mismas condiciones que las muestras liofilizadas o los comprimidos, respectivamente. El análisis de los picos permite identificar una sola fase cúbica cuya posición del primer pico está ligeramente desplazada entre la gráfica de la primera mezcla (C1, q = 0,095 nm-1) y la gráfica de la segunda mezcla (C1, q = 0,097 nm-1).
Figura 6 : Perfil SAXS de lipoplejos de siRNA en suspensión. La primera curva corresponde a las muestras que han sufrido (A) liofilización, luego (B) compresión (véase la leyenda en la figura 4) y luego resuspensión por adición de agua. Una segunda curva corresponde a la muestra en suspensión que no se ha sometido a ninguna liofilización ni compresión, pero que se ha complementado con la misma cantidad de (A) trehalosa/manitol que la muestra liofilizada resuspendida o (B) trehalosa/manitol/lactosa que la muestra comprimida resuspendida. El análisis de los picos permite identificar una única fase en el gráfico correspondiente a la segunda curva, de tipo cúbico (C1, (A) q = 0,094 nm-1; (B) q = 0,096nm-1), una fase cúbica en el gráfico de la primera curva en (A) (C1, q = 0,093 nm-1) y dos fases en el trazado de la primera curva en (B), una cúbica (C1, q = 0,086 nm-1) y una laminar (L1, q = 0,101 nm-1).
Descripción detallada de la invención
Los inventores proponen conformar vectores de ácidos nucleicos en forma de comprimidos con vistas a su administración por vía oral, vaginal, rectal, sublingual o transmucosa. La forma de “comprimido” permite tener acceso a una administración fácil, que supera las limitaciones de formulación y de administración mencionadas anteriormente. Además, el comprimido da acceso a numerosas posibilidades de formulación que permiten controlar o modular la liberación de los vectores de ácidos nucleicos en función de las dianas terapéuticas deseadas. La forma de “comprimido” también representa un avance para la estabilidad de los vectores de ácidos nucleicos. Permite, en particular, superar su preparación extemporánea. Además, la forma de "comprimido" mejora el bienestar del paciente y el cumplimiento del tratamiento.
Ahora bien, antes de la implementación de la presente invención, no se disponía ni se podía concebir ningún comprimido con vectores de ácido nucleico, al temer el experto en la materia que se perdería la actividad de los ácidos nucleicos durante las etapas necesarias para la formación de un comprimido. Sin embargo, los inventores proponen, contra este prejuicio, un medio innovador para producir comprimidos con vectores de ácidos nucleicos.
La invención se refiere a un método para fabricar un comprimido que comprende al menos un vector de ácido nucleico. Más en concreto, la invención propuesta permite poner los vectores de ácido nucleico en forma de “comprimido” y preservar sus propiedades terapéuticas a pesar del estrés mecánico asociado a esta operación de conformación.
Definiciones
Por “comprimido” se entiende cualquier formulación sólida homogénea sin forma ni dimensión determinada, obtenida a partir de polvo comprimido, en donde el polvo puede o no estar aglomerado.
Por "vector de ácido nucleico" (o también el "complejo", a continuación), se entiende cualquier estructura conocida como adecuada para vectorizar un ácido nucleico; en concreto, por estos términos se entiende un complejo entre (i) un ácido nucleico y (ii) una partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma.
Por "lipoplejo" se entiende un complejo entre (i) un ácido nucleico y (ii) un liposoma que comprende un lípido catiónico.
Por "lípido catiónico" se entiende un lípido que posee una carga positiva global. Un lípido catiónico comprende una cabeza polar catiónica y una o más cadenas hidrófobas.
Por "lípido neutro" se entiende un lípido cuya carga total es neutra, más en concreto un lípido zwitteriónico.
Por "micela" se entiende un agregado esferoide de moléculas anfífilas que poseen una cabeza polar hidrófila y una cadena hidrófoba.
Se entiende por “liposoma” una vesícula artificial formada por bicapas lipídicas concéntricas, que atrapan compartimentos acuosos entre ellas.
Por ejemplo, el vector de ácido nucleico puede elegirse entre liposomas, lípidos, por ejemplo, lípidos catiónicos, lípidos aniónicos, lípidos anfóteros o lípidos sin carga, polímeros catiónicos, polímeros, hidrogeles, microcápsulas o nanocápsulas (biodegradables), microesferas (posiblemente bioadhesivas), ciclodextrinas, vectores proteicos o cualquier combinación de dichos elementos. Preferiblemente, el vector puede elegirse entre sistemas de entrega basados en lípidos, sistemas de entrega basados en poliiminas, dendrímeros, partículas de PLGA (poli(lactida-coglicolida)), los sistemas descritos en la solicitud de patente internacional n.° WO15023775 y sistemas similares.
Por "aproximadamente" se entiende el valor ±10 %, preferiblemente ±5 %, del mismo. Por ejemplo, aproximadamente 50 significa de 45 a 55 y preferiblemente de 47,5 a 52,5.
Preparación del vector de ácido nucleico
El ácido nucleico puede ser en particular ácido desoxirribonucleico (ADN) o ácido ribonucleico (ARN), de cualquier tamaño, monocatenario o bicatenario, lineal o circular, sin modificar o modificado químicamente (como las formas fosforotioato, fosforoamidato y/o 2'-O-metilo). El tamaño del ácido nucleico puede variar ampliamente, por ejemplo, desde 10 pares de bases hasta varias decenas de miles de pares de bases. Por ejemplo, el tamaño del ácido nucleico puede alcanzar unas 10000 pares de bases, o incluso más, en el caso de un plásmido, unos 19-25 nucleótidos en el caso de un siRNA de doble cadena o unos 20-30 nucleótidos en el caso de un microARN monocatenario. Pueden ser secuencias naturales, híbridas o sintéticas, de cualquier origen (procariota, eucariota, virus, parásito, planta, etc.). Preferiblemente, el ácido nucleico es un ácido nucleico terapéutico, es decir, un ácido nucleico que tiene un efecto terapéutico mediante la regulación, reparación, sustitución, adición o deleción de una secuencia genética. Preferiblemente, el ácido nucleico puede modular la expresión de una proteína y puede elegirse en particular entre oligonucleótidos antisentido, oligonucleótidos para el salto de exón, oligonucleótidos para modificar el ayuste alternativo, ARN de interferencia, ARN mensajeros o ADN plasmídico. Preferiblemente, el ácido nucleico es un ARN de interferencia. En el contexto de la invención, un "ARN de interferencia" es un ARN que permite inhibir la expresión génica. Más concretamente, un ARN interferente es un ácido ribonucleico pequeño (en concreto, entre 20 y 25 pares de bases, en concreto, entre 21 y 23 pares de bases) que interfiere con un ARN mensajero específico, lo que conduce a su degradación y a la inhibición de su traducción en proteína. Por ejemplo, los siRNA (ARN pequeños de interferencia) o los miRNA (microARN) son ARN de interferencia.
En concreto, el ácido nucleico se selecciona de un plásmido, un siRNA, un miRNA, un ARNm y un shRNA, preferiblemente el ácido nucleico es un siRNA o un miRNA. Preferiblemente, el ácido nucleico es un siRNA.
El comprimido fabricado según la invención comprende uno o más vectores (o complejos) de ácidos nucleicos, tal como se define anteriormente. Según una realización en concreto, el comprimido comprende una combinación de varios vectores de ácidos nucleicos diferentes, en particular una combinación de al menos 2, al menos 3, al menos 4 o incluso al menos 5 vectores de ácido nucleico diferentes. Según otra realización en concreto, el comprimido comprende una combinación de uno o más vectores (o complejos) de ácidos nucleicos con al menos un probiótico.
Se entiende por “probiótico” un microorganismo vivo que, cuando se administra en la cantidad suficiente, ejerce efectos positivos sobre la salud, más allá de los efectos nutricionales tradicionales. Los efectos positivos sobre la salud incluyen, por ejemplo, una mejora de la digestión o de las defensas inmunitarias.
Según la presente invención, se forma un complejo mediante interacciones electrostáticas entre un ácido nucleico cargado negativamente y una partícula lipídica que comprende un lípido catiónico.
Preferiblemente, la partícula lipídica que comprende un lípido catiónico es una micela o un liposoma.
De manera incluso más preferible, la partícula lipídica es un liposoma. Según esta realización, el complejo formado entre el ácido nucleico y el liposoma se denomina “lipoplejo”.
Según una realización en concreto, la invención se refiere a un procedimiento de fabricación de un comprimido que comprende un complejo entre:
(i) un ácido nucleico; y
(ii) una partícula lipídica que comprende un lípido catiónico, en donde dicha partícula lipídica es preferiblemente un liposoma o una micela, incluso más preferiblemente un liposoma.
Según una realización en concreto, el método de la invención puede comprender, antes de la etapa de secado que se describe con detalle a continuación, una etapa de formación de un complejo entre el ácido nucleico y la partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma.
Según una realización en concreto, el ácido nucleico se puede premezclar con un polímero aniónico antes de la etapa de formar el complejo entre el ácido nucleico y la partícula lipídica. Dicho polímero aniónico es un adyuvante que permite mejorar la estructuración del complejo entre el ácido nucleico y la partícula lipídica, lo que puede así aumentar la eficacia de dicho complejo. El polímero aniónico se puede elegir entre polisacáridos aniónicos y polipéptidos aniónicos, preferiblemente el polímero aniónico se elige entre alginato de sodio y poliglutamato de sodio. Según una realización en concreto, el polímero aniónico es un alginato, en particular el alginato de sodio. Así, el procedimiento de fabricación según la invención también puede comprender una etapa de mezcla del ácido nucleico y un polímero aniónico antes de la etapa de formación del complejo entre el ácido nucleico y la partícula lipídica.
Además, el método según la invención puede comprender una etapa previa de formación de la partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma.
Preferiblemente, el lípido catiónico se elige entre los lípidos catiónicos capaces de formar una partícula por asociación
de las cadenas hidrófobas de varios lípidos. El lípido catiónico según la invención puede elegirse entre lipopoliaminas, amonios cuaternarios y lípidos de cabeza catiónica de tipo guanidina o imidazol. Preferiblemente, el lípido catiónico se elige entre dimiristilaminopropilaminopropilo (o DMAPAP), cloruro de N-[1-(2,3-dioleiloxi)propil]-N,N,N-trimetilamonio (o DOTMA), [1,2-bis (oleoiloxi)-3-(trimetilamonio)propano] (o DOTAP), 3p[N-(N',N-dimetilaminoetano)-carbamoíl]colesterol (DCChol) y dioctadecilamidoglicilespermina (o DOGS). Preferiblemente, el lípido catiónico es el dimiristilaminopropilaminopropilo (o DMAPAP).
Según una realización en concreto, el lípido catiónico se mezcla con un lípido neutro. Preferiblemente, el lípido neutro se elige entre 1,2-dioleoíl-sn-glicero-3-fosfoetanolamina (DOPE), colesterol, dioleoíl-sn-glicero-3-fosfocolina (DOPC), dipalmitoíl-sn-glicero-3-fosfocolina (DPPC) y N'-(rac-1 -[11 -(F-octil)undec-10-enil]-2-(hexadecil)glicero-3-fosfoetanoíl)-esperminacarboxamida). Preferiblemente, el lípido neutro es la 1,2-dioleoíl-sn-glicero-3-fosfoetanolamina (DOPE).
Así, el comprimido según la invención puede comprender un complejo entre (i) un ácido nucleico y (ii) una partícula lipídica que comprende un lípido catiónico opcionalmente mezclado con un lípido neutro.
Según una realización preferida, el comprimido según la invención comprende un complejo entre (i) un ácido nucleico y (ii) una partícula lipídica que comprende una mezcla entre un lípido catiónico y un lípido neutro. Preferiblemente, la partícula lipídica es una micela o un liposoma, más preferiblemente un liposoma.
La mezcla entre el lípido catiónico y el lípido neutro comprende en particular una proporción definida de lípido catiónico y de lípido neutro. Preferiblemente, la proporción del lípido catiónico está entre el 50 % y el 99 % en moles de lípidos en la mezcla. En particular, la proporción del lípido catiónico puede ser de aproximadamente el 50 %, aproximadamente el 60 %, aproximadamente el 70 %, aproximadamente el 80 % o aproximadamente el 90 % en moles de lípidos en la mezcla. Preferiblemente, la proporción del lípido catiónico es de aproximadamente el 50 % en moles de lípidos en la mezcla.
Preferiblemente, la proporción del lípido neutro está entre el 1 % y el 50 % en moles de lípidos en la mezcla. En particular, la proporción del lípido neutro puede ser de aproximadamente el 10 %, aproximadamente el 20 %, aproximadamente el 30 %, aproximadamente el 40 % o aproximadamente el 50 % en moles de lípidos en la mezcla. Preferiblemente, la proporción del lípido neutro es de aproximadamente el 50 % en moles de lípidos en la mezcla.
Según una realización preferida, el lípido catiónico se mezcla con el lípido neutro en una relación equimolar de 1:1.
El método según la invención puede comprender una etapa de mezcla entre el lípido catiónico y el lípido neutro, antes de la etapa de formación de la partícula lipídica, utilizándose entonces la partícula lipídica durante la etapa de formación del complejo con el ácido nucleico.
Según una realización en concreto, la mezcla entre un lípido catiónico y un lípido neutro es una mezcla entre DMAPAP y DOPE.
Según una realización en concreto, el ácido nucleico de la invención se mezcla con la partícula lipídica de la invención según una relación de carga definida. La “relación de carga” corresponde a la relación /- entre el número de cargas positivas del lípido catiónico y el número de cargas negativas del ácido nucleico. Esta relación de carga puede influir en la eficiencia del complejo formado al actuar sobre las propiedades físico-químicas (por ejemplo, el tamaño o la carga superficial). Dicha relación de carga puede variar y ser adaptada por los expertos en la técnica, dependiendo del lípido y el ácido nucleico seleccionados, así como de la aplicación deseada (órgano o tipo de célula destinataria). Preferiblemente, la relación de carga /- está entre 0,5 y 10, por ejemplo, aproximadamente 1, 2, 3, 4, 5, 6, 7, 8, 9 o 10. Preferiblemente, la relación de carga /- está entre 4 y 10, por ejemplo, aproximadamente 4, 5, 6, 7, 8, 9 o 10. Aún más preferiblemente, la relación de carga es aproximadamente 8.
Según una realización en concreto, la mezcla entre el ácido nucleico y la partícula lipídica es una mezcla acuosa. Así, el método según la invención puede comprender una etapa de preparación de una mezcla acuosa entre el ácido nucleico y la partícula lipídica que comprende un lípido catiónico.
Preferiblemente, la mezcla acuosa entre el ácido nucleico y la partícula lipídica se lleva a cabo en una solución tamponante. En concreto, el pH de dicha solución tamponante es de aproximadamente 4 a 8. Preferiblemente, la solución tamponante elegida es una solución que comprende NaCl. Dicha solución tamponante puede comprender en particular una concentración de NaCl de aproximadamente 150 mM. Por ejemplo, el experto en la materia puede utilizar una solución tamponante de tipo HEPES u opti-MEM, o una solución que comprenda glucosa.
Así, según una realización en concreto, el procedimiento de fabricación de un comprimido según la invención puede comprender:
• una etapa de formación de la partícula lipídica, preferiblemente el liposoma, en una solución tamponante; y/o
• una etapa de preparación del ácido nucleico en una solución tamponante; y/o
• una etapa de mezcla del ácido nucleico y la partícula lipídica en una solución tamponante.
Según una realización en concreto, el tiempo de mezcla entre el ácido nucleico y la partícula lipídica, preferiblemente un liposoma, está comprendida entre 10 segundos y varios días, por ejemplo, entre 10 s y 10 h, en particular entre 5 min y 5 h, en concreto entre 10 min y 1 h. Preferiblemente, el tiempo de mezclado es superior o igual a 30 min, en particular igual a aproximadamente 30 min. La mezcla se puede llevar a cabo en un amplio intervalo de temperaturas. Sin embargo, según una realización preferida, la mezcla se realiza a una temperatura comprendida entre 10 °C y 30 °C, en particular entre 15 °C y 25 °C.
Después de la formación del complejo, éste puede someterse directamente a las etapas sucesivas del procedimiento según la invención, o almacenarse, en particular durante al menos 1 día, antes de dichas etapas posteriores.
Formulación en "comprimido"
El método según la invención comprende una fase de formulación de comprimidos a partir de la mezcla acuosa que comprende el ácido nucleico y la partícula lipídica tal y como se ha descrito anteriormente. Los inventores de la presente solicitud han logrado poner los vectores (o complejos) de ácidos nucleicos en forma de "comprimidos", con vistas a una posible administración oral, vaginal, rectal, sublingual o transmucosa, a la vez que conserva las propiedades biológicas de dichos vectores de ácidos nucleicos.
Más en concreto, el método según la invención comprende las etapas de:
• secar la mezcla acuosa que comprende un complejo tal y como se define anteriormente; y
• comprimir la mezcla seca así obtenida.
Preferiblemente, el método según la invención comprende las siguientes etapas:
a) desecar una mezcla acuosa que comprende:
o el complejo tal y como se define anteriormente; y
o uno o más excipientes adecuados para la desecación
b) mezclar uno o más excipientes de compresión con la mezcla seca obtenida en la etapa a); y
c) comprimir la mezcla obtenida en la etapa b).
• Etapa a) de desecación:
Por desecación se entiende todo procedimiento de deshidratación capaz de eliminar el agua contenida en una sustancia o cuerpo. Por ejemplo, la desecación se puede realizar por secado por pulverización, por secado de convección o por liofilización. Según una realización preferida, la desecación se realiza por liofilización. Según esta realización, el o los excipientes aptos para la desecación son excipientes aptos para la liofilización. La liofilización es un procedimiento de desecación al vacío, a baja temperatura, que permite la eliminación por sublimación del agua contenida en un producto previamente congelado.
Según una realización preferida, la etapa a) de desecación es una liofilización. Según una realización en concreto, la liofilización implementada comprende las siguientes etapas:
• congelar la mezcla acuosa que comprende un complejo según se define anteriormente y uno o más excipientes adecuados para la liofilización;
• desecación primaria (o sublimación); y
• desecación secundaria.
Preferiblemente, el método según la invención comprende, antes de la etapa de desecación, una etapa de mezcla del complejo tal como se ha definido anteriormente con el o los excipientes adecuados para la desecación.
El o los excipientes aptos para la desecación son excipientes capaces de conservar la estructura de los vectores de ácido nucleico durante la etapa de desecación, lo que permite conservar así la actividad biológica del ácido nucleico. El o los excipientes aptos para la desecación también permiten obtener una mezcla seca apta para la etapa de compresión. Más en concreto, el o los excipientes permiten obtener un producto seco cuya textura (influida por la humedad residual) es adecuada para la etapa de compresión. El o los excipientes también permiten obtener un producto seco cuya masa y/o resistencia mecánica sean aptas para la etapa de compresión, lo que permite que dichos excipientes, por ejemplo, eviten un colapso de la estructura del producto seco. Preferiblemente, dicho(s) excipiente(s) apto(s) para la desecación, preferiblemente para la liofilización, facilita(n) la trituración y luego la mezcla homogénea del producto seco obtenido con el(los) excipiente(s) de compresión. La optimización de los parámetros tales como la textura, la masa y/o la resistencia mecánica del producto seco mediante la elección de la naturaleza y la cantidad de los excipientes adecuados para la desecación la llevan a cabo convencionalmente los expertos en la materia, en
particular según a las características fisicoquímicas de cada uno de los excipientes (existencia de eutécticos, temperaturas de transición vítrea, etc.).
De acuerdo con la realización preferida de la invención, al implementar la liofilización en la etapa a), el o los excipientes aptos para la desecación son aptos para la liofilización. Así, el o los excipientes aptos para la liofilización permiten proteger el complejo durante la etapa de liofilización y/o permiten obtener un liofilizado con una textura adecuada para la etapa de compresión.
Según una realización en concreto, el o los excipientes aptos para la liofilización son agentes protectores (crioprotectores o lioprotectores) y/o agentes de carga (o lastrantes). Los excipientes crioprotectores son excipientes que protegen las estructuras de los vectores de ácidos nucleicos durante la etapa de congelación. Los excipientes lioprotectores son excipientes que protegen las estructuras de los vectores de ácidos nucleicos durante la etapa de deshidratación. Durante la liofilización, estos agentes sustituyen a las moléculas de agua para interaccionar con las cabezas polares de los fosfolípidos (hipótesis de reemplazo de agua) y forman una matriz vítrea que contribuye a mantener la estructura de los lipoplejos (hipótesis de vitrificación). Los agentes de carga (o lastrantes) son los excipientes que ayudan a mantener la estructura y la rigidez del liofilizado (en contraposición a un estado colapsado).
Según una realización en concreto, el o los excipientes aptos para la liofilización se eligen entre trehalosa, manitol, sacarosa, sorbitol, lactosa, glucosa, glicerol, glicina, alanina, lisina, polietilenglicol, polivinilpirrolidona (PVP) y dextrano, opcionalmente como una mezcla.
Según una realización en concreto, el excipiente apto para la liofilización es la trehalosa, en una proporción comprendida entre el 1 % y el 100 %, en particular entre el 10 % y el 100 %, en masa con respecto a la masa del uno o más excipientes aptos para la liofilización. Por ejemplo, la proporción de trehalosa es de aproximadamente el 10 %, aproximadamente el 20 %, aproximadamente el 30 %, aproximadamente el 40 %, aproximadamente el 50 %, aproximadamente el 60 %, aproximadamente el 70 %, aproximadamente el 80 %, aproximadamente el 90 % o aproximadamente el 100 % en masa con respecto a la masa del uno o más excipientes aptos para la liofilización.
Según una realización en concreto, el excipiente apto para la liofilización es el manitol, a una proporción comprendida entre el 1 % y el 90 % en masa con respecto a la masa del uno o más excipientes aptos para la liofilización. Por ejemplo, la proporción de manitol es de aproximadamente el 0 %, aproximadamente el 10 %, aproximadamente el 20 %, aproximadamente el 30 %, aproximadamente el 40 %, aproximadamente el 50 %, aproximadamente el 60 %, aproximadamente el 70 %, aproximadamente el 80 % o aproximadamente el 90 % en masa con respecto a la masa del uno o más excipientes aptos para la liofilización.
Preferiblemente, el excipiente apto para liofilización es la trehalosa, opcionalmente mezclada con otro excipiente apto para liofilización elegido entre manitol, sacarosa, sorbitol, lactosa, glucosa, glicerol, glicina, alanina, lisina, polietilenglicol, polivinilpirrolidona (PVP) y dextrano, preferiblemente el manitol.
Según un modo de realización en concreto, la trehalosa está mezclada con el manitol según unas proporciones definidas. En concreto, la proporción de trehalosa puede estar comprendida entre el 10 % y el 99 % en masa con respecto a la mezcla de trehalosa/manitol. Por ejemplo, la proporción de trehalosa es de aproximadamente el 10 %, aproximadamente el 20 %, aproximadamente el 30 %, aproximadamente el 40 %, aproximadamente el 50 %, aproximadamente el 60 %, aproximadamente el 70 %, aproximadamente el 80 % o aproximadamente el 90 % en masa con respecto a la mezcla de trehalosa/manitol, preferiblemente aproximadamente el 71 % en masa con respecto a la mezcla de trehalosa/manitol.
Según una realización en concreto, la proporción de manitol puede estar comprendida entre el 1 % y el 90 % en masa con respecto a la mezcla de trehalosa/manitol. Por ejemplo, la proporción de manitol es de aproximadamente el 10 %, aproximadamente el 20 %, aproximadamente el 30 %, aproximadamente el 40 %, aproximadamente el 50 %, aproximadamente el 60 %, aproximadamente el 70 %, aproximadamente el 80 % o aproximadamente el 90 % en masa con respecto a la mezcla de trehalosa/manitol, preferiblemente aproximadamente el 29 % en masa con respecto a la mezcla de trehalosa/manitol.
Según una realización en concreto, el método según la invención puede comprender las siguientes etapas:
• preparar excipientes aptos para la desecación, en donde dichos excipientes se preparan preferiblemente en medios acuosos;
• mezclar los excipientes aptos para la desecación con el complejo definido anteriormente; y
• desecar, en particular por liofilización, la mezcla así obtenida.
Según una realización en concreto, la etapa de congelación realizada durante la liofilización corresponde a la congelación de la mezcla que comprende los excipientes aptos para la desecación y el complejo definido anteriormente. La congelación se lleva a cabo de forma que se conserve la actividad biológica de los vectores de ácido nucleico, preferiblemente de forma que se conserve el ensamblaje supramolecular de los vectores de ácido nucleico. Los parámetros de congelación se controlan para promover la amortización y/o limitar el crecimiento de cristales de
los constituyentes de la mezcla.
Preferiblemente, la cinética de congelación es rápida y depende en particular de la temperatura de congelación. Preferiblemente, la velocidad de congelación está entre -40 °C/min y -0,5 °C/min.
Preferiblemente, con el fin de promover la amortización, la congelación se lleva a cabo en nitrógeno líquido, cuya temperatura es en particular de aproximadamente -190 °C. Preferiblemente, la duración de la congelación en nitrógeno líquido está comprendida entre 1 min y 24 h, en concreto entre 1 min y 1 h, siendo dicha duración de congelación en particular de unos 10 min.
Según una realización en concreto, los parámetros del procedimiento de liofilización permiten conservar la actividad biológica de dichos complejos. En concreto, los parámetros operativos que controlan el ciclo de liofilización (temperatura ambiente o temperatura de estante, presión en la cámara de secado y duración del ciclo) se eligen adecuadamente para preservar la actividad biológica de los complejos, y pueden adaptarse según el volumen de la mezcla acuosa que comprende dichos complejos (más en concreto, en función del volumen de agua a sublimar).
Según una realización en concreto, la duración de la liofilización que incluye la desecación primaria y la desecación secundaria está entre 10 y 80 h, preferiblemente entre 15 y 72 h, más preferiblemente entre 20 y 48 h, preferiblemente de aproximadamente 30 h. La duración de la liofilización puede ser adaptada por el experto en la materia en función del volumen y de la formulación de la mezcla acuosa a liofilizar.
Según un modo de realización en concreto, la desecación, en concreto por liofilización, se realiza a presión atmosférica.
• Etapa b) de mezcla:
El método según la invención puede comprender una etapa destinada a romper la estructura del producto obtenido después de la desecación. Esta etapa puede ser una etapa de molienda ligera (poco enérgica) o de redispersión del producto. Se puede realizar por ejemplo con una rejilla de vibración o de calibración, o en un mezclador de paletas, por ejemplo durante la mezcla con el diluyente.
Antes de la compresión, la mezcla seca, opcionalmente molida, se mezcla con uno o más excipientes de compresión. Por “excipiente de compresión” se entiende cualquier excipiente que:
• permita proteger el complejo entre el ácido nucleico y la partícula lipídica durante la etapa c) de compresión; y/o
• permita reducir los fenómenos de fricción durante la etapa c) de compresión; y/o
• permita una alimentación regular de la matriz utilizada para la compresión, en donde la matriz delimita el compartimento donde tiene lugar la compresión del polvo; y/o
• permita obtener un comprimido de masa suficiente y con la resistencia mecánica adecuada; y/o
• permita controlar o retrasar la liberación del vector de ácido nucleico; y/o
• permita que el comprimido se disgregue.
Según una realización en concreto, el o los excipientes de compresión se eligen entre los excipientes utilizados en las mezclas granulares para la compresión.
En una realización preferida, el excipiente de compresión es un lubricante, opcionalmente mezclado con al menos otro excipiente de compresión bien conocido por los expertos en la materia, preferiblemente un diluyente.
Se entiende por “lubricante” cualquier excipiente que permita reducir la adherencia del polvo al punzón y a la matriz de la máquina compresora, y/o que reduzca la fricción entre las partículas y la matriz durante la compresión y expulsión de los comprimidos.
Según una realización en concreto, el lubricante representa del 0,25 al 5 % en masa del comprimido terminado. Preferiblemente, el lubricante representa aproximadamente el 0,5 % en masa del comprimido terminado. Según una realización preferida, el lubricante se elige entre estearato de magnesio, talco, estearilfumarato de sodio y ácido esteárico, opcionalmente en mezcla. Preferiblemente, el lubricante es el estearato de magnesio.
Se entiende por "diluyente" cualquier excipiente que tenga una función de relleno cuando la cantidad del principio activo y de los demás excipientes sea insuficiente para formar un comprimido del tamaño adecuado, para permitir así ajustar la masa y las dimensiones del comprimido.
Según una realización preferida, el diluyente se elige entre lactosa, almidón y sus derivados, fosfato de calcio y sus derivados, en particular el fosfato dicálcico, y la celulosa y sus derivados, en particular la celulosa microcristalina, opcionalmente en mezcla. Preferiblemente, el diluyente es la lactosa.
El comprimido también puede contener excipientes farmacéuticos bien conocidos por el experto en la materia, tales como fluidificantes, disgregantes, aglutinantes, excipientes que permitan controlar o retrasar la liberación de los vectores de ácidos nucleicos, excipientes que confieren al comprimido propiedades de mucoadhesión y su combinación. Por ejemplo, el comprimido puede contener uno o más de los siguientes excipientes: sacarosa, glucosa, manitol, trehalosa y sílice.
Preferiblemente, el o los excipientes de compresión son excipientes secos, preferiblemente en forma de polvo.
El método de la invención puede comprender una etapa de mezcla de los distintos excipientes de compresión antes de la etapa de mezcla con la mezcla seca obtenida al final de la etapa a) de desecación.
• Etapa c) de compresión:
El método según la invención comprende además una etapa c) de compresión de la mezcla obtenida al final de la etapa b). La etapa de compresión se realiza en las condiciones que permiten conservar la función biológica de los vectores de ácido nucleico. En concreto, la etapa de compresión se realiza de forma que se preserve la actividad terapéutica de los vectores de ácido nucleico, por ejemplo, la inhibición de la expresión de un gen diana, en el caso de los siRNA.
Las tensiones mecánicas aplicadas durante la etapa de compresión pueden controlarse y supervisarse. Más en concreto, la presión aplicada a la mezcla que comprende los vectores de ácido nucleico según la invención se controla y supervisa durante la etapa de compresión. Preferiblemente, la compresión de la etapa c) se realiza a una presión comprendida entre 10 y 400 MPa, preferiblemente entre 50 y 250 MPa.
Según una realización preferida, la compresión de la etapa c) se realiza mediante una prensa de comprimidos, por ejemplo una prensa rotativa o una prensa alterna.
En una realización en concreto, antes de la etapa c) de compresión se realiza una etapa de granulación húmeda o granulación seca. Las etapas de “granulación húmeda” o “granulación seca” consisten en aumentar el tamaño de las partículas con el fin de obtener aglomerados, para facilitar la compresión. Más en concreto, la etapa de granulación húmeda comprende la adición de un aglutinante que permite obtener gránulos en forma de aglomerados que luego se secan y opcionalmente se tamizan antes de la etapa de compresión. La granulación seca consiste en comprimir fuertemente las partículas para obtener un aglomerado antes de triturarlas para formar granos que opcionalmente se calibran antes de la etapa final de conformación por compresión.
Según una realización preferida, la etapa c) de compresión es una compresión directa, que no requiere una etapa previa de granulación. Según esta realización, la mezcla seca obtenida al final de la etapa de desecación (etapa a)), opcionalmente mezclada con excipientes de compresión (etapa b)) tiene las propiedades adecuadas para la compresión directa.
En una realización en concreto, el procedimiento según la invención comprende, tras la etapa de compresión, una etapa de laminación (o recubrimiento) del comprimido obtenido. La ventaja de esta etapa es la producción de un comprimido mejor protegido, cuya estabilidad está mejorada y/o cuya cinética de liberación está adaptada. La naturaleza de los agentes de laminación y/o recubrimiento y el método utilizado para aplicar esta etapa los conocen bien los expertos en la técnica de la formulación.
Según un segundo aspecto, la invención se refiere a un comprimido que puede obtenerse mediante el método descrito anteriormente.
En concreto, la invención se refiere a un comprimido que comprende:
• uno o más vectores de ácido nucleico (o complejo(s)) según se describe anteriormente;
• uno o más excipientes adecuados para la desecación;
• uno o más excipientes de compresión.
En concreto, el comprimido de la invención puede comprender:
• un complejo entre un ácido nucleico y un liposoma o una micela que comprende un lípido catiónico;
• uno o varios excipientes de liofilización adecuados que permitan proteger dicho complejo durante la etapa a) de liofilización y/o permitan obtener un liofilizado de textura adecuada a la etapa de compresión, preferiblemente trehalosa y manitol;
• uno o varios excipientes de compresión adecuados que permitan proteger dicho complejo durante la etapa c) de compresión y preservar la actividad biológica del complejo.
En concreto, el comprimido terminado comprende de 1 pg a 1 mg de ácido nucleico, preferiblemente de aproximadamente 10 pg.
La masa de lípido catiónico en el comprimido terminado puede estar entre 18,7 pg y 18,7 mg, preferiblemente de aproximadamente 170 pg.
La masa de lípido neutro en el comprimido terminado puede estar entre 16,5 pg y 16,5 mg, preferiblemente de aproximadamente 150 pg.
La masa de polímero en el comprimido terminado puede estar entre 1 pg y 1 mg, preferiblemente de aproximadamente 10 pg.
La masa de excipientes aptos para la desecación puede estar comprendida en el comprimido terminado entre 36 mg y 720 mg, preferiblemente de aproximadamente 126 mg. En concreto, la masa de trehalosa en el comprimido terminado puede estar entre 3,6 mg y 720 mg, preferiblemente de aproximadamente 90 mg. En concreto, la masa de manitol en el comprimido terminado puede estar entre 0 mg y 648 mg, preferiblemente de aproximadamente 36 mg.
La proporción de excipientes aptos para la compresión puede estar entre el 0,25 % y el 95 %, en porcentaje en masa con respecto al comprimido terminado. En concreto, la proporción de lubricante, preferiblemente estearato de magnesio, puede estar entre el 0,25 % y el 5 %, en porcentaje en masa con respecto al comprimido terminado, preferiblemente de aproximadamente el 0,5 %. En concreto, la proporción de los otros excipientes de compresión puede estar comprendida entre el 0 % y el 94,75 %, en porcentaje en masa con respecto al comprimido terminado.
Según una realización en concreto, el comprimido según la invención comprende:
• un complejo entre un ácido nucleico y un liposoma o una micela que comprende DMAPAP y DOPE, en donde el complejo comprende además un alginato, en particular el alginato de sodio;
• trehalosa y manitol; y
• lactosa.
Según una variante de este modo de realización, el comprimido así compuesto presenta, tras la resuspensión en agua, un perfil SAXS (del inglés Small Angle X Ray Scattering) en radiación de sincrotrón que comprende una fase cúbica y una fase laminar, y opcionalmente una fase líquido-cristalina. El perfil SAXS se puede determinar según el protocolo presentado en los ejemplos. El perfil SAXS del comprimido según la invención después de la resuspensión en agua tiene picos, en particular a q = 0,086 nm-1 y q = 0,101nm-1. Según un modo en concreto, la fase laminar predomina sobre la fase cúbica.
Según una realización en concreto, el comprimido según la invención está destinado a la administración por vía oral, vaginal, rectal, sublingual o transmucosa. Preferiblemente, el comprimido según la invención está destinado a la administración por vía oral.
Según otro aspecto, la presente invención se refiere al comprimido de la invención para su uso en el tratamiento de enfermedades locales, locorregionales o en el tratamiento de enfermedades sistémicas. Preferiblemente, el comprimido según la invención se utiliza en el tratamiento de enfermedades del tubo digestivo. Por ejemplo, las enfermedades del tubo digestivo pueden ser la enfermedad de Crohn (en donde el ácido nucleico es por ejemplo un siRNA inhibidor de proteínas inflamatorias como el TNFa), la colitis ulcerosa (en donde el ácido nucleico es por ejemplo un oligonucleótido anti-ICAM-1, un plásmido que codifica la IL10 o un siRNA anti-TNFa), o cáncer de estómago (en donde el ácido nucleico es por ejemplo un siRNA u oligonucleótido anti-Her2). El comprimido según la invención puede igualmente ser utilizado para el tratamiento de enfermedades vaginales, en particular la candidiasis vulvovaginal o una infección por HSV, HPV o HIV (a través de la administración de siRNA antivíricos, por ejemplo).
Además, el comprimido se puede utilizar en el tratamiento de enfermedades como la atrofia muscular espinal (en donde el ácido nucleico es, por ejemplo, el oligonucleótido antisentido Nusinersen), la hipercolesterolemia familiar (en donde el ácido nucleico es, por ejemplo, el oligonucleótido antisentido Mipomersen), la miopatía de Duchenne o incluso la degeneración macular senil (en donde el ácido nucleico es, por ejemplo, el aptámero Macugen).
El comprimido según la invención es estable, es decir, que conserva sustancialmente su actividad biológica, preferiblemente durante un período de hasta 2 semanas, 1 mes, 3 meses, 1 año, a temperatura ambiente (entre la formulación del comprimido y la administración).
Ejemplos
Ejemplo 1: Preparación del comprimido
1. Formación de lipoplejos
La primera etapa consiste en formar el lipoplejo, es decir, el complejo entre el ácido nucleico y el liposoma. El ácido
nucleico utilizado en este ejemplo es un siRNA específico de la luciferasa. El liposoma utilizado aquí comprende un lípido catiónico (el DMAPAP) y un lípido neutro (el DOPE). La formación de los lipoplejos se llevó a cabo con los siguientes constituyentes:
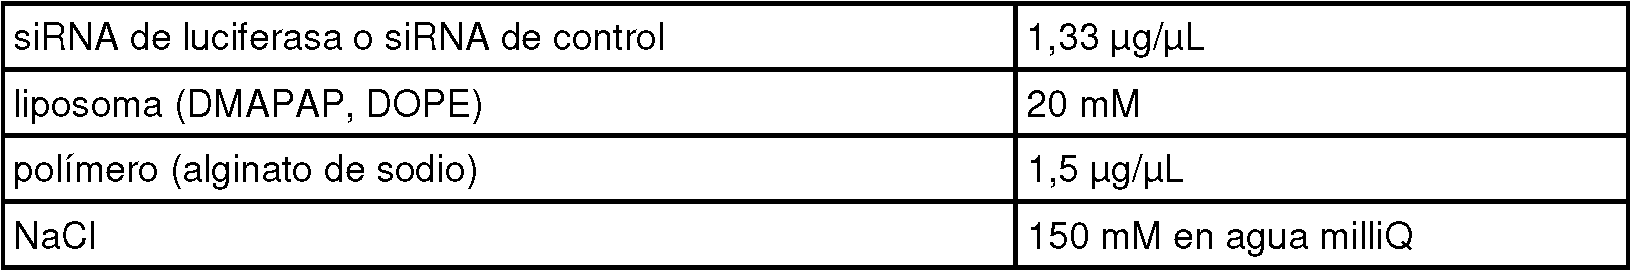
Las preparaciones de siARN, liposomas y polímeros se agitaron con vórtex.
• El liposoma se mezcló con la solución de NaCl para obtener un volumen final de 200 pL (10,7 pL de liposoma con 189 pL de solución de NaCl).
• Por otro lado, el siRNA se mezcló con el polímero en una solución de NaCl para obtener un volumen final de 200 pL (7,5 pL de siRNA 6,5 pL de polímero 186 pL de solución de NaCl). La mezcla obtenida comprende por tanto una relación entre el siRNA y el polímero de 1:1 en masa.
• Las dos preparaciones obtenidas, de 200 pL cada una, se mezclaron, se agitaron en vortex y luego se dejaron durante 30 min a temperatura ambiente para permitir la formación del complejo entre el siRNA y el liposoma. Los constituyentes anteriores se mezclaron para formar un lipoplejo cuya relación de carga /- es de 8.
2. Liofilización
En este ejemplo, se usaron manitol y trehalosa como excipientes adecuados para la liofilización.
La suspensión del lipoplejo obtenida previamente se transfirió a un tubo de centrifugación de 50 ml. Se preparó una solución que comprendía trehalosa al 2,5 % p/v y manitol al 1 % p/v. A continuación, se añadieron 3,6 mL de esta solución de trehalosa/manitol a los 400 pL de suspensión del lipoplejo. Luego se sumergió el tubo en nitrógeno líquido durante 10 min. La liofilización se llevó a cabo en un liofilizador que comprende un distribuidor equipado con 12 grifos a los que se conectan los tubos con las muestras congeladas. La liofilización se llevó a cabo durante 30 h, a una presión en la cámara de liofilización inferior a 0,2 mbar (más en concreto entre 0,1 y 0,18 mbar). El aporte energético necesario para compensar la energía absorbida durante la sublimación lo proporciona el aire del ambiente (temperatura ambiente, más en concreto entre 20 y 25 °C).
Se colocaron sondas de temperatura en las muestras para vigilar la temperatura del producto durante el procedimiento de congelación (véase la figura 1b) y liofilización (véase la figura 1a).
3. Compresión
En este ejemplo, se utilizaron estearato de magnesio (lubricante) y lactosa (diluyente) como excipientes adecuados para la compresión.
El liofilizado obtenido anteriormente se redujo primero a polvo mediante una ligera molienda en un mortero. Luego se añadieron al mortero 36,2 mg de lactosa y 0,8 mg de estearato de magnesio y se mezclaron con el liofilizado.
La compresión se realizó con un simulador de compresión StylOne Evolution de acuerdo con los siguientes parámetros:
• Punzones planos biselados de 6 mm de diámetro
• Ciclo de compresión = ciclo 1 compresión (ciclo por defecto), velocidad 2 %
• Gestión masiva
• Dosificación (altura de llenado de la matriz) = 18 mm
• Llenado manual
• Fuerza de compresión = 1,4 a 7,1 kN (es decir, 50 a 250 MPa)
Ejemplo 2: Ejemplos de la composición de comprimidos que contienen lipoplejos
La siguiente tabla 1 se presenta con el fin de ilustrar la composición de los comprimidos que contienen lipoplejos. Los
diversos constituyentes se expresan en mg.
Tabla 1. Ejemplos de composición de comprimidos que contienen lipoplejos.

Ejemplo 3: Prueba de la eficacia del comprimido
A continuación, se evalúa la eficacia de los comprimidos con células cultivadas que expresan el gen de la luciferasa. Cuando estas células se colocan en presencia de vectores que contienen siRNA específicos para la luciferasa, se inhibe la actividad luciferasa. La prueba consiste en transfectar las células de melanoma de ratón que expresan la luciferasa (B16-Luc) y analizar la actividad luciferasa residual en las células 48 h después. Relacionada con la actividad de las células no tratadas o tratadas con vectores que contienen siRNA de control (sin efecto inhibidor), esta medida permite obtener el porcentaje de inhibición inducido por el vector de siRNA estudiado.
Para evaluar el mantenimiento de esta actividad después de la compresión, los comprimidos se disuelven antes de ponerlos en contacto con las células a transfectar. Los liofilizados (obtenidos antes de la etapa de compresión) también se rehidrataron para analizar la eficiencia de la mezcla seca antes de la compresión.
Por lo tanto, la prueba consistió en tratar las células B16luc con:
• Un control negativo: es decir, lipoplejos que contienen un siRNA de control (cuya secuencia se ha elegido para que no inhiba ninguna diana proteica), resuspendido a partir de una forma comprimida;
• Un control positivo de transfección: es decir, los lipoplejos en suspensión (no liofilizados, no comprimidos);
• Un liofilizado rehidratado; o
• Un comprimido rehidratado.
Más específicamente, los lipoplejos en suspensión (correspondientes al control positivo de transfección) se prepararon como se describe anteriormente, y luego se mezclaron con el medio de cultivo. El medio de cultivo corresponde al medio completo (DMEM Glutamax suero bovino fetal penicilina/estreptomicina) complementado con Geneticin® (G418). El liofilizado y el comprimido se prepararon como se describe anteriormente, luego se disolvieron en agua destilada o milliQ y se mezclaron con el medio de cultivo.
La manipulación se realiza durante 4 días (D0, D1, D2 y D3):
El D0, las células se preparan en una placa de 24 pocillos (40000 células/pocillo).
El D1, el medio de cultivo de las células se reemplaza por 1 mL de medio de transfección (para agregar 0,5 |jg de siRNA por pocillo). El medio de transfección corresponde al medio que comprende el control negativo, el control positivo de transfección, el liofilizado o el comprimido.
El D2, el medio de transfección se reemplaza por medio de cultivo (medio completo G418).
El D3, se lisan las células y se analiza la actividad luciferasa.
La prueba se realiza por triplicado (3 repeticiones por condición).
Resultados:
Prueba de eficacia del comprimido
Las pruebas de transfección de las células demostraron una buena eficacia de los comprimidos que contenían los lipoplejos (eficacia expresada por el porcentaje de inhibición de los comprimidos en comparación con las células no transfectadas). Además, en toda la gama de tensiones de compresión aplicadas, no se observó ningún efecto de la tensión de compresión sobre el porcentaje de inhibición del gen de la luciferasa (figura 2).
Ejemplo 4: estructura supramolecular
Se utilizó la técnica SAXS (Small Angle XR ay Scattering) para identificar la estructura supramolecular de los vectores con siRNA, tanto en las partículas suspendidas como en las formas secas, como un liofilizado o un comprimido. Los siRNA utilizados son siRNA de control y cada muestra contiene 100 pg de siRNA. Esta identificación se hace necesaria por el hecho de que la estructura de este tipo de partículas está directamente relacionada con su eficacia en la administración del ácido nucleico. El análisis SAXS en la radiación de sincrotrón es la única tecnología que da acceso a la identificación de esta estructura en varias formas galénicas, en suspensión en medio acuoso o en polvo.
En primer lugar, se determinó la estructura de los lipoplejos de siRNA (DMAPAP/DOPE alginato) preparados con una relación de carga /- de 8. El estudio realizado sobre los lipoplejos en suspensión en un tampón salino (NaCl a 150 mM) permitió demostrar que estos lipoplejos se presentaban en forma de dos estructuras coexistentes, una fase laminar y una fase cúbica (figura 3).
Luego estudiamos el futuro de esta estructura cuando los vectores en suspensión se sometieron a una etapa de liofilización, una etapa previa necesaria antes de poder llevar a cabo la etapa de compresión, y luego después de la etapa de compresión. En la figura 4 se muestra que se detecta una señal para ambos tipos de muestra (liofilizado y comprimido), con un solo pico más o menos ancho en q = 0.096 nm-1. Su posición, intermedia entre los valores de los picos L1 y C1 del lipoplejo en suspensión (figura 3), y su singularidad no permite deducir la fase correspondiente a este pico. El pico observado para la muestra liofilizada es más intenso que el de la muestra comprimida, pero esta última, sin embargo, sigue siendo perfectamente detectable.
Las etapas de liofilización y compresión requieren la adición de excipientes. Por lo tanto, evaluamos las señales obtenidas para los lipoplejos diluidos en una mezcla de NaCl/excipiente en las mismas condiciones de concentración que las muestras liofilizadas y comprimidas (figura 5). Los perfiles obtenidos indican la presencia de una única fase cúbica, cuyo primer pico está ligeramente desplazado entre las condiciones de “liofilizado” y “comprimido”. La posición de este pico es cercana al pico detectado durante el análisis de los polvos, lo que podría indicar que la fase presente en las formas secas es una fase cúbica. El pico correspondiente a la fase laminar ya no es detectable, ni en las formas secas ni en las suspensiones, en presencia de los excipientes.
Luego analizamos el perfil SAXS de las muestras liofilizadas o comprimidas resuspendidas. Al haber demostrado el análisis anterior la influencia de la presencia de los excipientes en la estructura de las partículas (figura 5), comparamos cada muestra resuspendida con los lipoplejos en suspensión en las mismas condiciones de concentración de los excipientes. Los resultados obtenidos se muestran en la figura 6. Se puede observar que el perfil SAXS de la muestra liofilizada resuspendida se asemeja al perfil de los lipoplejos en suspensión en las mismas condiciones (figura 6A), lo que sugiere que la liofilización no modifica la estructura de los lipoplejos. En presencia de excipientes, solo se detecta una fase cúbica. Por el contrario, para la muestra comprimida resuspendida, el perfil obtenido permite detectar con claridad dos fases, una laminar y una cúbica, cuyos picos principales tienen posiciones próximas a las obtenidas para la suspensión inicial de los lipoplejos (figura 3). El perfil de esta muestra es claramente diferente al de una suspensión de lipoplejos colocados en las mismas condiciones de concentración de excipientes. También es diferente del de la suspensión inicial de lipoplejos, ya que se invierte la proporción relativa de las fases cúbica y laminar. En la suspensión inicial predomina la fase cúbica, en la muestra comprimida resuspendida es la fase laminar la que predomina. Este resultado sugiere que la compresión influye en la estructura al modificar la proporción relativa de una fase con respecto a la otra, sin por ello hacer aparecer o desaparecer una nueva fase.
Ejemplo 5: Evaluación de la eficacia in vivo
Modelo: Inducción de la colitis ulcerosa en los ratones mediante la administración de sulfato de dextrano (SD) en agua de bebida durante 7 días.
Evaluación de la eficacia de los vectores: administración oral de comprimidos que contienen lipoplejos de siRNA. Los comprimidos se administran los días D1, D3 y D5 a ratones bajo tratamiento SD (comenzado el D0). Cada ratón recibe un comprimido que contiene 50 pg de siRNA formulado en lipoplejos.
Se utilizan tres grupos de 10 ratones:
• Grupo 1: bebida de agua, sin administración de lipoplejos
• Grupo 2: bebida de SD, el D1,3 y 5, en donde el comprimido contiene los lipoplejos de siRNA dirigidos contra
el TNFa
• Grupo 3: bebida de SD, el D1, 3 y 5, en donde comprimido contiene los lipoplejos de siRNA de control (sin efecto inhibitorio)
• Grupo 4: bebida de SD, sin administración de lipoplejos
Durante el tratamiento se vigiló el peso y el aspecto de las heces (presencia de sangre). El D7, eutanasia, extirpación del colon, medición del tamaño del colon, ensayo de las citocinas inflamatorias en un lisado de colon, análisis histológico de la inflamación y lesión tisular en secciones del colon.
Resultado esperado:
Disminución o incluso desaparición de los signos clínicos y bioquímicos de la enfermedad tras el tratamiento. Esta disminución es específica de la secuencia del siRNA, es decir, se observa en los ratones tratados con lipoplejos que contienen un siRNA anti-TNFa y no en los tratados con lipoplejos que contienen un siRNA de control.
Claims (14)
1. Procedimiento para la fabricación de un comprimido que comprende un complejo entre:
(i) un ácido nucleico; y
(ii) una partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma;
en donde dicho procedimiento comprende las siguientes etapas:
a) desecación, en particular por liofilización, de una mezcla acuosa que comprende:
- un complejo entre (i) un ácido nucleico y (ii) una partícula lipídica que comprende un lípido catiónico, en donde la partícula lipídica es preferiblemente un liposoma o una micela, preferiblemente un liposoma;
- uno o más excipientes aptos para la desecación, en particular para la liofilización; b) mezcla de uno o más excipientes de compresión con la mezcla seca obtenida en la etapa a); y c) compresión de la mezcla obtenida en la etapa b).
2. Procedimiento según la reivindicación 1, caracterizado por que el lípido catiónico se selecciona de lipopoliaminas, amonios cuaternarios y lípidos que tienen una cabeza catiónica de tipo guanidina o imidazol, preferiblemente el lípido catiónico se selecciona de dimiristilaminopropilaminopropilo (DMAPAP), cloruro de N-[1-(2,3-dioleiloxi)propil]-N,N,N-trimetilamonio (DOTMA), [1,2-bis(oleoiloxi)-3-(trimetilamonio)propano] (DOTAP), 3p[N-(N',N'-dimetilaminoetano)-carbamoíl]colesterol (DCChol) y dioctadecilamidoglicilespermina (DOGS), preferiblemente el dimiristilaminopropilaminopropilo (DMAPAP);
en donde el lípido catiónico se mezcla opcionalmente con un lípido neutro, en particular seleccionado entre 1,2-dioleoílsn-glicero-3-fosfoetanolamina (DOPE), colesterol, dioleoíl-sn-glicero-3-fosfocolina (DOPC), dipalmitoíl-sn-glicero-3-fosfocolina (DPPC) y N'-(rac-1 -[1 -(F-octil)undec-10-enil]-2-(hexadecil)glicero-3-fosfoetanoíl)-esperminacarboxamida), preferiblemente el lípido neutro es la 1,2-dioleoíl-sn-glicero-3-fosfoetanolamina (DOPE).
3. Procedimiento según la reivindicación 2, en donde la mezcla entre el lípido catiónico y el lípido neutro comprende:
- entre el 50 y el 99 % en moles de lípido catiónico en la mezcla, preferiblemente aproximadamente el 50 %; - entre el 1 y el 50 % en moles de lípido neutro en la mezcla, preferiblemente aproximadamente el 50 %.
4. Procedimiento según cualquiera de las reivindicaciones anteriores, en donde el ácido nucleico es un ácido nucleico terapéutico, en particular un siRNA, un miRNA, un shRNA, un plásmido o un ARNm.
5. Procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, caracterizado por que la relación de carga (+/-) entre las cargas positivas del lípido catiónico y las cargas negativas del ácido nucleico está entre 0,5 y 10, preferiblemente entre 4 y 10, preferiblemente de aproximadamente 8.
6. Procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, caracterizado por que el o los excipientes adecuados para la liofilización son agentes protectores (crioprotectores o lioprotectores) y/o agentes de carga, en particular seleccionados entre trehalosa, manitol, sacarosa, sorbitol, lactosa, glucosa, glicerol, glicina, alanina, lisina, polietilenglicol, polivinilpirrolidona y dextrano, opcionalmente en mezcla.
7. Procedimiento según la reivindicación 6, caracterizado por que el excipiente apto para la liofilización es la trehalosa, en particular en una proporción comprendida entre el 10 y el 100 % en masa con respecto a la masa del o de los excipientes aptos para la liofilización, opcionalmente mezclado con otro excipiente apto para la liofilización, preferiblemente manitol, en particular en una proporción comprendida entre el 0 y el 90 % en masa con respecto a la masa del o de los excipientes aptos para la liofilización.
8. Procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, caracterizado por que el o los excipientes de compresión protegen el complejo entre el ácido nucleico y la partícula lipídica que comprende el lípido catiónico durante la etapa de compresión c), en donde dicho excipiente de compresión es en concreto un lubricante (por ejemplo estearato de magnesio, ácido esteárico y talco, preferiblemente el estearato de magnesio), opcionalmente mezclado con otro excipiente de compresión, preferiblemente un diluyente (por ejemplo lactosa, almidón, fosfato de calcio y sus derivados, y celulosa y sus derivados, preferiblemente la lactosa).
9. Procedimiento según la reivindicación 8, caracterizado por que el lubricante representa del 0,25 al 5 % en masa del comprimido terminado, preferiblemente el 0,5 %.
10. Procedimiento de acuerdo con cualquiera de las reivindicaciones anteriores, caracterizado por que la compresión
de la etapa c) se realiza a una presión entre 10 y 400 MPa, preferiblemente entre 50 y 250 MPa.
11. Comprimido obtenible por el procedimiento de acuerdo con cualquiera de las reivindicaciones 1 a 10.
12. Comprimido que comprende:
- un complejo entre un ácido nucleico y un liposoma o una micela que comprende un lípido catiónico; - uno o varios excipientes de liofilización adecuados para proteger dicho complejo durante la etapa de liofilización a) y/o para obtener un producto liofilizado de textura adecuada para la etapa de compresión, preferiblemente la trehalosa y el manitol;
- uno o más excipientes de compresión adecuados para proteger dicho complejo durante la etapa de compresión c) y para preservar la actividad biológica del complejo.
13. Comprimido según la reivindicación 11 o 12, para la administración por vía oral, vaginal, rectal, sublingual o transmucosa, preferiblemente para la administración por vía oral.
14. Comprimido según cualquiera de las reivindicaciones 11 a 13 para uso en el tratamiento de enfermedades del tubo digestivo o de enfermedades vaginales.
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR1754105A FR3066115B1 (fr) | 2017-05-10 | 2017-05-10 | Comprimes de vecteurs d'acides nucleiques |
| PCT/EP2018/062141 WO2018206723A1 (fr) | 2017-05-10 | 2018-05-09 | Comprimes de vecteurs d'acides nucleiques |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| ES2913778T3 true ES2913778T3 (es) | 2022-06-06 |
Family
ID=59974512
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| ES18738197T Active ES2913778T3 (es) | 2017-05-10 | 2018-05-09 | Comprimidos que comprenden vectores de ácidos nucleicos |
Country Status (8)
| Country | Link |
|---|---|
| US (2) | US12115257B2 (es) |
| EP (1) | EP3621596B1 (es) |
| JP (4) | JP7752941B2 (es) |
| DK (1) | DK3621596T3 (es) |
| ES (1) | ES2913778T3 (es) |
| FR (1) | FR3066115B1 (es) |
| PL (1) | PL3621596T3 (es) |
| WO (1) | WO2018206723A1 (es) |
Families Citing this family (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| FR3066115B1 (fr) | 2017-05-10 | 2019-06-28 | Universite de Bordeaux | Comprimes de vecteurs d'acides nucleiques |
| CN112390261A (zh) * | 2019-08-13 | 2021-02-23 | 斯特里特技术有限公司 | 气相二氧化硅颗粒分离脱氢的系统和方法 |
Family Cites Families (23)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2564525A (en) * | 1946-07-15 | 1951-08-14 | Locke Stove Company | Cook stove |
| US2724173A (en) * | 1950-06-12 | 1955-11-22 | Girard Alexandre Auguste Leon | Method of manufacturing pressure chambers |
| JPH0278623A (ja) * | 1988-09-14 | 1990-03-19 | Sawai Seiyaku Kk | インターフェロン誘起剤 |
| JPH11335269A (ja) | 1998-05-19 | 1999-12-07 | Hisamitsu Pharmaceut Co Inc | 遺伝子関連医薬の経口投与固形製剤 |
| CA2332369A1 (en) | 1998-05-27 | 1999-12-02 | Euroceltique S.A. | Drug delivery system comprising a tightly compacted solid medicament stock |
| US20040052840A1 (en) * | 2000-06-20 | 2004-03-18 | Shunichiro Kubota | Preparations for oligonucleotide transfer |
| US20030124196A1 (en) | 2001-08-22 | 2003-07-03 | Susan Weinbach | Pulsatile release compositions and methods for enhanced intestinal drug absorption |
| WO2003099261A1 (en) | 2002-05-20 | 2003-12-04 | Oradel Medical Ltd. | Liposome drug delivery |
| WO2005026186A1 (de) * | 2003-09-12 | 2005-03-24 | Max-Delbrück-Centrum für Molekulare Medizin | Β-l-nucleoside und ihre verwendung als pharmazeutische mittel zur behandlung viraler erkrankungen |
| AU2005238272A1 (en) * | 2004-04-28 | 2005-11-10 | Paradigm Therapeutics Limited | Ion channel |
| EP1920765A1 (en) * | 2006-11-07 | 2008-05-14 | Medigene AG | Liposome preparation by single-pass process |
| WO2008073856A2 (en) * | 2006-12-08 | 2008-06-19 | Massachusetts Institute Of Technology | Delivery of nanoparticles and/or agents to cells |
| US20110110861A1 (en) * | 2008-05-13 | 2011-05-12 | Mireille Hanna Lahoud | Methods of Detecting Cells with a Disrupted Cell Membrane, Cells Infected with A Pathogen, Dying Cells or Dead Cells |
| US20110027293A1 (en) * | 2008-12-22 | 2011-02-03 | Ali Munawar | Methods and compositions for the inhibition of viral infection by targeting intracellular trafficking |
| US8765706B2 (en) * | 2009-09-02 | 2014-07-01 | Kyoto Prefectural Public University Corporation | Composition comprising rna derived from lactic acid bacterium as effective component |
| US9352042B2 (en) * | 2012-02-24 | 2016-05-31 | Protiva Biotherapeutics, Inc. | Trialkyl cationic lipids and methods of use thereof |
| US10501512B2 (en) * | 2012-04-02 | 2019-12-10 | Modernatx, Inc. | Modified polynucleotides |
| US10266559B2 (en) * | 2013-03-14 | 2019-04-23 | Translate Bio, Inc. | Ribonucleic acids with 4′-thio-modified nucleotides and related methods |
| WO2015023775A1 (en) | 2013-08-13 | 2015-02-19 | Baylor College Of Medicine | A novel plga-modified polyethylenimine self-assembly nanotechnology for nucleic acid and drug delivery |
| WO2015034925A1 (en) * | 2013-09-03 | 2015-03-12 | Moderna Therapeutics, Inc. | Circular polynucleotides |
| US20150127582A1 (en) * | 2013-11-04 | 2015-05-07 | Pantheon Ventures (UK) LLP | System, method, and computer readable medium for calculating mixed frequency valuation changes of illiquid assets |
| JP2017507946A (ja) | 2014-02-26 | 2017-03-23 | エスリス ゲーエムベーハーethris GmbH | Rnaを胃腸内投与するための組成物 |
| FR3066115B1 (fr) | 2017-05-10 | 2019-06-28 | Universite de Bordeaux | Comprimes de vecteurs d'acides nucleiques |
-
2017
- 2017-05-10 FR FR1754105A patent/FR3066115B1/fr active Active
-
2018
- 2018-05-09 DK DK18738197.5T patent/DK3621596T3/da active
- 2018-05-09 PL PL18738197.5T patent/PL3621596T3/pl unknown
- 2018-05-09 ES ES18738197T patent/ES2913778T3/es active Active
- 2018-05-09 US US16/612,061 patent/US12115257B2/en active Active
- 2018-05-09 JP JP2020512911A patent/JP7752941B2/ja active Active
- 2018-05-09 WO PCT/EP2018/062141 patent/WO2018206723A1/fr not_active Ceased
- 2018-05-09 EP EP18738197.5A patent/EP3621596B1/fr active Active
-
2022
- 2022-10-20 JP JP2022168639A patent/JP2023014439A/ja active Pending
-
2024
- 2024-03-25 JP JP2024048512A patent/JP2024074832A/ja active Pending
- 2024-10-02 US US18/904,283 patent/US20250170063A1/en active Pending
- 2024-11-08 JP JP2024196127A patent/JP2025013631A/ja active Pending
Also Published As
| Publication number | Publication date |
|---|---|
| FR3066115A1 (fr) | 2018-11-16 |
| JP2024074832A (ja) | 2024-05-31 |
| US20250170063A1 (en) | 2025-05-29 |
| JP2023014439A (ja) | 2023-01-30 |
| WO2018206723A1 (fr) | 2018-11-15 |
| JP2020519691A (ja) | 2020-07-02 |
| EP3621596A1 (fr) | 2020-03-18 |
| DK3621596T3 (da) | 2022-05-23 |
| US20200163879A1 (en) | 2020-05-28 |
| JP2025013631A (ja) | 2025-01-24 |
| EP3621596B1 (fr) | 2022-02-23 |
| FR3066115B1 (fr) | 2019-06-28 |
| PL3621596T3 (pl) | 2022-10-24 |
| JP7752941B2 (ja) | 2025-10-14 |
| US12115257B2 (en) | 2024-10-15 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP7256824B2 (ja) | 粒子状製剤用の凍結保護剤 | |
| Andersen et al. | Delivery of siRNA from lyophilized polymeric surfaces | |
| JP5836394B2 (ja) | 陽イオン性脂質を含む陰イオン性薬物伝達体およびその製造方法 | |
| KR101209265B1 (ko) | 음이온성 약물 함유 약제학적 조성물 및 그 제조방법 | |
| US20250170063A1 (en) | Nucleic acid vector tablets | |
| KR101870316B1 (ko) | 음이온성 약물을 함유하는 고분자 미셀의 제조방법 | |
| US11242311B2 (en) | Cationic lipids and transfection methods | |
| US20160287706A1 (en) | Drug carrier having l-dna nanocage structure | |
| CN103566379A (zh) | 一种“胞内触发”式还原敏感型药物联合基因靶向共传递体的制备及应用 | |
| CN110573184A (zh) | Rna纳米结构,其制备方法和用途 | |
| US20240327870A1 (en) | Nucleic acid vector compositions | |
| Avitabile et al. | Recent Cutting‐Edge Technologies for the Delivery of Peptide Nucleic Acid | |
| ES2859570T3 (es) | Sistemas nanoparticulares elaborados a base de ésteres de sorbitán | |
| KR101916941B1 (ko) | 플라스미드 디엔에이 전달용 고분자 나노입자 조성물 및 그의 제조방법 | |
| KR102259513B1 (ko) | 음이온성 약물 함유 약제학적 조성물의 동결건조 조성물 및 방법 | |
| KR101949507B1 (ko) | Kras를 표적으로 하는 핵산 함유 약제학적 조성물 및 그 제조방법 | |
| Chen et al. | Influence of lipid components on gene delivery by polycation liposomes: Transfection efficiency, intracellular kinetics and in vivo tumor inhibition | |
| CN114306367A (zh) | 一种含有C/EBPα-saRNA的组合物 | |
| Korvasová et al. | Antiviral effect of HPMPC (Cidofovir®), entrapped in cationic liposomes: In vitro study on MDBK cell and BHV-1 virus | |
| JP2024528714A (ja) | 分解からの生物学的物質種の保護 | |
| CN118234485A (zh) | 亚微米颗粒 | |
| EP4651857A1 (en) | Therapeutic compositions and methods | |
| WO2025166259A1 (en) | Mineral binding mrna lipid nanoparticles | |
| WO2025097049A1 (en) | Rna-sn-38 conjugate for the treatment of colorectal cancer and sequential lung metastasis | |
| HK40128330A (en) | Rna complexes and nanostructures for treatment of cancer metastasis |