FR2802930A1 - Benzophenone glycopyranosides, preparation et utilisation en therapeutique - Google Patents
Benzophenone glycopyranosides, preparation et utilisation en therapeutique Download PDFInfo
- Publication number
- FR2802930A1 FR2802930A1 FR9916389A FR9916389A FR2802930A1 FR 2802930 A1 FR2802930 A1 FR 2802930A1 FR 9916389 A FR9916389 A FR 9916389A FR 9916389 A FR9916389 A FR 9916389A FR 2802930 A1 FR2802930 A1 FR 2802930A1
- Authority
- FR
- France
- Prior art keywords
- formula
- tetraacetyl
- bromo
- compound
- group
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
- -1 4-(4-cyanobenzoyl)-phenyl Chemical group 0.000 title claims abstract description 29
- 208000037260 Atherosclerotic Plaque Diseases 0.000 title claims description 7
- 206010003210 Arteriosclerosis Diseases 0.000 title claims description 3
- 150000002148 esters Chemical class 0.000 claims abstract description 13
- 238000002360 preparation method Methods 0.000 claims abstract description 8
- 239000002253 acid Substances 0.000 claims abstract description 4
- 230000032050 esterification Effects 0.000 claims abstract description 4
- 238000005886 esterification reaction Methods 0.000 claims abstract description 4
- 125000001488 beta-D-galactosyl group Chemical group C1([C@H](O)[C@@H](O)[C@@H](O)[C@H](O1)CO)* 0.000 claims abstract 2
- 150000001875 compounds Chemical class 0.000 claims description 42
- 125000001997 phenyl group Chemical group [H]C1=C([H])C([H])=C(*)C([H])=C1[H] 0.000 claims description 20
- 238000000034 method Methods 0.000 claims description 18
- 238000006243 chemical reaction Methods 0.000 claims description 11
- CZYTUQCWOMSDFL-UHFFFAOYSA-N 4-(4-hydroxybenzoyl)benzonitrile Chemical compound C1=CC(O)=CC=C1C(=O)C1=CC=C(C#N)C=C1 CZYTUQCWOMSDFL-UHFFFAOYSA-N 0.000 claims description 10
- ZBQKPDHUDKSCRS-UHFFFAOYSA-N $l^{1}-oxidanyl acetate Chemical group CC(=O)O[O] ZBQKPDHUDKSCRS-UHFFFAOYSA-N 0.000 claims description 4
- 125000005843 halogen group Chemical group 0.000 claims description 4
- 125000004435 hydrogen atom Chemical group [H]* 0.000 claims description 4
- 238000000746 purification Methods 0.000 claims description 4
- 125000003132 pyranosyl group Chemical group 0.000 claims description 4
- 238000002560 therapeutic procedure Methods 0.000 claims description 4
- 229910052794 bromium Inorganic materials 0.000 claims description 3
- 239000000546 pharmaceutical excipient Substances 0.000 claims description 3
- SBUPZDDPLVTPFI-AXFHLTTASA-N (2r,3s,4r)-2,3-diacetyl-2,3,4-trihydroxy-4-(hydroxymethyl)-5-oxohexanoyl bromide Chemical compound CC(=O)[C@@](O)(CO)[C@@](O)(C(C)=O)[C@@](O)(C(C)=O)C(Br)=O SBUPZDDPLVTPFI-AXFHLTTASA-N 0.000 claims description 2
- JHQAETOGKIPCPC-GNTFLVLBSA-N (2r,3s,4r,5r)-2,3,4-triacetyl-2,3,4,5,6-pentahydroxy-7-oxooctanoyl bromide Chemical compound CC(=O)C(O)[C@@H](O)[C@](O)(C(C)=O)[C@@](O)(C(C)=O)[C@@](O)(C(C)=O)C(Br)=O JHQAETOGKIPCPC-GNTFLVLBSA-N 0.000 claims description 2
- SLECBLCFEDTQGK-XQQFMLRXSA-N (4r,5s,6r)-4,5-diacetyl-4,5,6-trihydroxy-6-(hydroxymethyl)octane-2,3,7-trione Chemical compound CC(=O)C(=O)[C@](O)(C(C)=O)[C@](O)(C(C)=O)[C@](O)(CO)C(C)=O SLECBLCFEDTQGK-XQQFMLRXSA-N 0.000 claims description 2
- ICPDSHHBVYPXHQ-PRJRKLSCSA-N (4r,5s,6r,7r)-4,5,6-triacetyl-4,5,6,7,8-pentahydroxydecane-2,3,9-trione Chemical compound CC(=O)C(O)[C@@H](O)[C@](O)(C(C)=O)[C@@](O)(C(C)=O)[C@@](O)(C(C)=O)C(=O)C(C)=O ICPDSHHBVYPXHQ-PRJRKLSCSA-N 0.000 claims description 2
- SLECBLCFEDTQGK-RWMBFGLXSA-N (4s,5r,6r)-4,5-diacetyl-4,5,6-trihydroxy-6-(hydroxymethyl)octane-2,3,7-trione Chemical compound CC(=O)C(=O)[C@@](O)(C(C)=O)[C@@](O)(C(C)=O)[C@](O)(CO)C(C)=O SLECBLCFEDTQGK-RWMBFGLXSA-N 0.000 claims description 2
- ICPDSHHBVYPXHQ-IFLUTJEMSA-N (4s,5s,6s,7r)-4,5,6-triacetyl-4,5,6,7,8-pentahydroxydecane-2,3,9-trione Chemical compound CC(=O)C(O)[C@@H](O)[C@@](O)(C(C)=O)[C@@](O)(C(C)=O)[C@](O)(C(C)=O)C(=O)C(C)=O ICPDSHHBVYPXHQ-IFLUTJEMSA-N 0.000 claims description 2
- 125000002777 acetyl group Chemical group [H]C([H])([H])C(*)=O 0.000 claims description 2
- 230000000879 anti-atherosclerotic effect Effects 0.000 claims description 2
- SRBFZHDQGSBBOR-UHFFFAOYSA-N beta-D-Pyranose-Lyxose Natural products OC1COC(O)C(O)C1O SRBFZHDQGSBBOR-UHFFFAOYSA-N 0.000 claims description 2
- 229910052801 chlorine Inorganic materials 0.000 claims description 2
- 238000006073 displacement reaction Methods 0.000 claims description 2
- 229910052731 fluorine Inorganic materials 0.000 claims description 2
- 150000002402 hexoses Chemical class 0.000 claims description 2
- 229910052740 iodine Inorganic materials 0.000 claims description 2
- 150000002972 pentoses Chemical class 0.000 claims description 2
- SBUPZDDPLVTPFI-HBNTYKKESA-N (2r,3r,4r)-2,3-diacetyl-2,3,4-trihydroxy-4-(hydroxymethyl)-5-oxohexanoyl bromide Chemical compound CC(=O)[C@@](O)(CO)[C@](O)(C(C)=O)[C@@](O)(C(C)=O)C(Br)=O SBUPZDDPLVTPFI-HBNTYKKESA-N 0.000 claims 1
- JHQAETOGKIPCPC-BLEIPYTASA-N (2s,3s,4s,5r)-2,3,4-triacetyl-2,3,4,5,6-pentahydroxy-7-oxooctanoyl bromide Chemical compound CC(=O)C(O)[C@@H](O)[C@@](O)(C(C)=O)[C@@](O)(C(C)=O)[C@](O)(C(C)=O)C(Br)=O JHQAETOGKIPCPC-BLEIPYTASA-N 0.000 claims 1
- 125000003969 L-xylopyranosyl group Chemical group [H]O[C@@]1([H])C([H])([H])OC([H])(*)[C@@]([H])(O[H])[C@]1([H])O[H] 0.000 claims 1
- 239000003814 drug Substances 0.000 claims 1
- 125000002887 hydroxy group Chemical group [H]O* 0.000 claims 1
- 239000008194 pharmaceutical composition Substances 0.000 claims 1
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 abstract 3
- IAZDPXIOMUYVGZ-UHFFFAOYSA-N Dimethylsulphoxide Chemical compound CS(C)=O IAZDPXIOMUYVGZ-UHFFFAOYSA-N 0.000 description 36
- 239000000047 product Substances 0.000 description 27
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 17
- XEKOWRVHYACXOJ-UHFFFAOYSA-N Ethyl acetate Chemical compound CCOC(C)=O XEKOWRVHYACXOJ-UHFFFAOYSA-N 0.000 description 15
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 12
- HVYWMOMLDIMFJA-DPAQBDIFSA-N cholesterol Chemical compound C1C=C2C[C@@H](O)CC[C@]2(C)[C@@H]2[C@@H]1[C@@H]1CC[C@H]([C@H](C)CCCC(C)C)[C@@]1(C)CC2 HVYWMOMLDIMFJA-DPAQBDIFSA-N 0.000 description 11
- 239000000203 mixture Substances 0.000 description 10
- 239000000843 powder Substances 0.000 description 9
- 239000007787 solid Substances 0.000 description 8
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 6
- CSNNHWWHGAXBCP-UHFFFAOYSA-L Magnesium sulfate Chemical compound [Mg+2].[O-][S+2]([O-])([O-])[O-] CSNNHWWHGAXBCP-UHFFFAOYSA-L 0.000 description 6
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 6
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 description 6
- 241000699670 Mus sp. Species 0.000 description 5
- 230000000694 effects Effects 0.000 description 5
- 229920002683 Glycosaminoglycan Polymers 0.000 description 4
- VYPSYNLAJGMNEJ-UHFFFAOYSA-N Silicium dioxide Chemical compound O=[Si]=O VYPSYNLAJGMNEJ-UHFFFAOYSA-N 0.000 description 4
- 230000002785 anti-thrombosis Effects 0.000 description 4
- 235000012000 cholesterol Nutrition 0.000 description 4
- 238000004587 chromatography analysis Methods 0.000 description 4
- 239000000741 silica gel Substances 0.000 description 4
- 229910002027 silica gel Inorganic materials 0.000 description 4
- 230000001225 therapeutic effect Effects 0.000 description 4
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 description 4
- 0 *[C@@]([C@@]1*#C)[C@](Oc(cc2)ccc2C(c2ccc(*)cc2)=O)OC[C@@]1O Chemical compound *[C@@]([C@@]1*#C)[C@](Oc(cc2)ccc2C(c2ccc(*)cc2)=O)OC[C@@]1O 0.000 description 3
- NLXLAEXVIDQMFP-UHFFFAOYSA-N Ammonia chloride Chemical compound [NH4+].[Cl-] NLXLAEXVIDQMFP-UHFFFAOYSA-N 0.000 description 3
- 239000004480 active ingredient Substances 0.000 description 3
- JFDZBHWFFUWGJE-UHFFFAOYSA-N benzonitrile Chemical compound N#CC1=CC=CC=C1 JFDZBHWFFUWGJE-UHFFFAOYSA-N 0.000 description 3
- RWCCWEUUXYIKHB-UHFFFAOYSA-N benzophenone Chemical compound C=1C=CC=CC=1C(=O)C1=CC=CC=C1 RWCCWEUUXYIKHB-UHFFFAOYSA-N 0.000 description 3
- 230000015572 biosynthetic process Effects 0.000 description 3
- 229910052943 magnesium sulfate Inorganic materials 0.000 description 3
- 235000019341 magnesium sulphate Nutrition 0.000 description 3
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 description 3
- 239000012074 organic phase Substances 0.000 description 3
- 230000002265 prevention Effects 0.000 description 3
- NDVLTYZPCACLMA-UHFFFAOYSA-N silver oxide Chemical class [O-2].[Ag+].[Ag+] NDVLTYZPCACLMA-UHFFFAOYSA-N 0.000 description 3
- 239000002904 solvent Substances 0.000 description 3
- 238000003786 synthesis reaction Methods 0.000 description 3
- QGZKDVFQNNGYKY-UHFFFAOYSA-N Ammonia Chemical compound N QGZKDVFQNNGYKY-UHFFFAOYSA-N 0.000 description 2
- RTZKZFJDLAIYFH-UHFFFAOYSA-N Diethyl ether Chemical compound CCOCC RTZKZFJDLAIYFH-UHFFFAOYSA-N 0.000 description 2
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 2
- UIIMBOGNXHQVGW-UHFFFAOYSA-M Sodium bicarbonate Chemical compound [Na+].OC([O-])=O UIIMBOGNXHQVGW-UHFFFAOYSA-M 0.000 description 2
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 2
- 229910021627 Tin(IV) chloride Inorganic materials 0.000 description 2
- 239000012965 benzophenone Substances 0.000 description 2
- 210000004369 blood Anatomy 0.000 description 2
- 239000008280 blood Substances 0.000 description 2
- 230000037213 diet Effects 0.000 description 2
- 235000005911 diet Nutrition 0.000 description 2
- 235000013305 food Nutrition 0.000 description 2
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 description 2
- 230000000144 pharmacologic effect Effects 0.000 description 2
- 239000011541 reaction mixture Substances 0.000 description 2
- 210000002966 serum Anatomy 0.000 description 2
- HPGGPRDJHPYFRM-UHFFFAOYSA-J tin(iv) chloride Chemical compound Cl[Sn](Cl)(Cl)Cl HPGGPRDJHPYFRM-UHFFFAOYSA-J 0.000 description 2
- HJIAMFHSAAEUKR-UHFFFAOYSA-N (2-hydroxyphenyl)-phenylmethanone Chemical group OC1=CC=CC=C1C(=O)C1=CC=CC=C1 HJIAMFHSAAEUKR-UHFFFAOYSA-N 0.000 description 1
- IDEHPWMLRWUWTG-DCAQKATOSA-N (2s,3r,4r)-2,3-diacetyl-2,3,4-trihydroxy-4-(hydroxymethyl)-5-oxohexanal Chemical compound CC(=O)[C@@](O)(CO)[C@](O)(C(C)=O)[C@](O)(C=O)C(C)=O IDEHPWMLRWUWTG-DCAQKATOSA-N 0.000 description 1
- SBUPZDDPLVTPFI-GARJFASQSA-N (2s,3r,4r)-2,3-diacetyl-2,3,4-trihydroxy-4-(hydroxymethyl)-5-oxohexanoyl bromide Chemical compound CC(=O)[C@@](O)(CO)[C@](O)(C(C)=O)[C@](O)(C(C)=O)C(Br)=O SBUPZDDPLVTPFI-GARJFASQSA-N 0.000 description 1
- BHQCQFFYRZLCQQ-UHFFFAOYSA-N (3alpha,5alpha,7alpha,12alpha)-3,7,12-trihydroxy-cholan-24-oic acid Natural products OC1CC2CC(O)CCC2(C)C2C1C1CCC(C(CCC(O)=O)C)C1(C)C(O)C2 BHQCQFFYRZLCQQ-UHFFFAOYSA-N 0.000 description 1
- 125000006273 (C1-C3) alkyl group Chemical group 0.000 description 1
- VHUUQVKOLVNVRT-UHFFFAOYSA-N Ammonium hydroxide Chemical compound [NH4+].[OH-] VHUUQVKOLVNVRT-UHFFFAOYSA-N 0.000 description 1
- 101000729838 Arabidopsis thaliana Beta-1,3-galactosyltransferase GALT1 Proteins 0.000 description 1
- CPELXLSAUQHCOX-UHFFFAOYSA-M Bromide Chemical compound [Br-] CPELXLSAUQHCOX-UHFFFAOYSA-M 0.000 description 1
- FSYXKIGAASNPTA-HULALXFYSA-N C/C(/C(c(cc1)ccc1O)=O)=C\C=C(/C)\C#N Chemical compound C/C(/C(c(cc1)ccc1O)=O)=C\C=C(/C)\C#N FSYXKIGAASNPTA-HULALXFYSA-N 0.000 description 1
- 239000004380 Cholic acid Substances 0.000 description 1
- SRBFZHDQGSBBOR-IOVATXLUSA-N D-xylopyranose Chemical compound O[C@@H]1COC(O)[C@H](O)[C@H]1O SRBFZHDQGSBBOR-IOVATXLUSA-N 0.000 description 1
- LFQSCWFLJHTTHZ-UHFFFAOYSA-N Ethanol Chemical compound CCO LFQSCWFLJHTTHZ-UHFFFAOYSA-N 0.000 description 1
- DGAQECJNVWCQMB-PUAWFVPOSA-M Ilexoside XXIX Chemical compound C[C@@H]1CC[C@@]2(CC[C@@]3(C(=CC[C@H]4[C@]3(CC[C@@H]5[C@@]4(CC[C@@H](C5(C)C)OS(=O)(=O)[O-])C)C)[C@@H]2[C@]1(C)O)C)C(=O)O[C@H]6[C@@H]([C@H]([C@@H]([C@H](O6)CO)O)O)O.[Na+] DGAQECJNVWCQMB-PUAWFVPOSA-M 0.000 description 1
- HRAYYNRXNPLKFE-UHFFFAOYSA-N L-rhamnopyranoside Natural products OC1C(O)C(O)C(C)OC1OC1C(O)C(OC2C(C(C)OC(OC=3C=C4C(C(C(OC5C(C(OC6C(C(O)C(O)C(C)O6)O)C(O)C(COC6C(C(O)C(O)C(CO)O6)O)O5)OC(=O)C=CC=5C=CC(O)=CC=5)=C(C=5C=CC(O)=CC=5)O4)=O)=C(O)C=3)C2O)OC(=O)C=CC=2C=CC(O)=CC=2)OC(C)C1O HRAYYNRXNPLKFE-UHFFFAOYSA-N 0.000 description 1
- 239000002841 Lewis acid Substances 0.000 description 1
- 102000004895 Lipoproteins Human genes 0.000 description 1
- 108090001030 Lipoproteins Proteins 0.000 description 1
- 241001465754 Metazoa Species 0.000 description 1
- 206010047249 Venous thrombosis Diseases 0.000 description 1
- CYAYKKUWALRRPA-JABUTEAWSA-N [(2r,3r,4s,5s)-3,4,5-triacetyloxy-6-bromooxan-2-yl]methyl acetate Chemical compound CC(=O)OC[C@H]1OC(Br)[C@@H](OC(C)=O)[C@@H](OC(C)=O)[C@@H]1OC(C)=O CYAYKKUWALRRPA-JABUTEAWSA-N 0.000 description 1
- LPTITAGPBXDDGR-RRMRAIHUSA-N [(2r,3s,4s,5r)-3,4,5,6-tetraacetyloxyoxan-2-yl]methyl acetate Chemical compound CC(=O)OC[C@H]1OC(OC(C)=O)[C@H](OC(C)=O)[C@@H](OC(C)=O)[C@H]1OC(C)=O LPTITAGPBXDDGR-RRMRAIHUSA-N 0.000 description 1
- QZQMGQQOGJIDKJ-IKOZNORXSA-N [(2s,3s,4r,5r)-4,5,6-triacetyloxy-2-methyloxan-3-yl] acetate Chemical compound C[C@@H]1OC(OC(C)=O)[C@H](OC(C)=O)[C@H](OC(C)=O)[C@H]1OC(C)=O QZQMGQQOGJIDKJ-IKOZNORXSA-N 0.000 description 1
- MJOQJPYNENPSSS-PFGBXZAXSA-N [(3r,4r,5r)-4,5,6-triacetyloxyoxan-3-yl] acetate Chemical compound CC(=O)O[C@@H]1COC(OC(C)=O)[C@H](OC(C)=O)[C@@H]1OC(C)=O MJOQJPYNENPSSS-PFGBXZAXSA-N 0.000 description 1
- MJOQJPYNENPSSS-FKJOKYEKSA-N [(3r,4r,5s)-4,5,6-triacetyloxyoxan-3-yl] acetate Chemical compound CC(=O)O[C@@H]1COC(OC(C)=O)[C@@H](OC(C)=O)[C@@H]1OC(C)=O MJOQJPYNENPSSS-FKJOKYEKSA-N 0.000 description 1
- DJDCLEXPFSQEIG-MJTJJFPGSA-N [(3r,4r,5s,6r)-4,5-diacetyloxy-6-[4-(4-cyanobenzoyl)phenoxy]oxan-3-yl] acetate Chemical compound CC(=O)O[C@H]1[C@H](OC(C)=O)[C@H](OC(=O)C)CO[C@@H]1OC1=CC=C(C(=O)C=2C=CC(=CC=2)C#N)C=C1 DJDCLEXPFSQEIG-MJTJJFPGSA-N 0.000 description 1
- MJOQJPYNENPSSS-VHGBLZLWSA-N [(3r,4s,5s)-4,5,6-triacetyloxyoxan-3-yl] acetate Chemical compound CC(=O)O[C@@H]1COC(OC(C)=O)[C@@H](OC(C)=O)[C@H]1OC(C)=O MJOQJPYNENPSSS-VHGBLZLWSA-N 0.000 description 1
- 229910021529 ammonia Inorganic materials 0.000 description 1
- 235000019270 ammonium chloride Nutrition 0.000 description 1
- 235000011114 ammonium hydroxide Nutrition 0.000 description 1
- 238000004458 analytical method Methods 0.000 description 1
- 210000002376 aorta thoracic Anatomy 0.000 description 1
- WQZGKKKJIJFFOK-FPRJBGLDSA-N beta-D-galactose Chemical compound OC[C@H]1O[C@@H](O)[C@H](O)[C@@H](O)[C@H]1O WQZGKKKJIJFFOK-FPRJBGLDSA-N 0.000 description 1
- 238000009835 boiling Methods 0.000 description 1
- GDTBXPJZTBHREO-UHFFFAOYSA-N bromine Substances BrBr GDTBXPJZTBHREO-UHFFFAOYSA-N 0.000 description 1
- 239000002775 capsule Substances 0.000 description 1
- BHQCQFFYRZLCQQ-OELDTZBJSA-N cholic acid Chemical compound C([C@H]1C[C@H]2O)[C@H](O)CC[C@]1(C)[C@@H]1[C@@H]2[C@@H]2CC[C@H]([C@@H](CCC(O)=O)C)[C@@]2(C)[C@@H](O)C1 BHQCQFFYRZLCQQ-OELDTZBJSA-N 0.000 description 1
- 229960002471 cholic acid Drugs 0.000 description 1
- 235000019416 cholic acid Nutrition 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 239000007822 coupling agent Substances 0.000 description 1
- 239000012043 crude product Substances 0.000 description 1
- 125000001559 cyclopropyl group Chemical group [H]C1([H])C([H])([H])C1([H])* 0.000 description 1
- KXGVEGMKQFWNSR-UHFFFAOYSA-N deoxycholic acid Natural products C1CC2CC(O)CCC2(C)C2C1C1CCC(C(CCC(O)=O)C)C1(C)C(O)C2 KXGVEGMKQFWNSR-UHFFFAOYSA-N 0.000 description 1
- CZZYITDELCSZES-UHFFFAOYSA-N diphenylmethane Chemical group C=1C=CC=CC=1CC1=CC=CC=C1 CZZYITDELCSZES-UHFFFAOYSA-N 0.000 description 1
- 125000001495 ethyl group Chemical group [H]C([H])([H])C([H])([H])* 0.000 description 1
- 230000002349 favourable effect Effects 0.000 description 1
- 229930182470 glycoside Natural products 0.000 description 1
- 125000003147 glycosyl group Chemical group 0.000 description 1
- 150000004678 hydrides Chemical class 0.000 description 1
- 230000000055 hyoplipidemic effect Effects 0.000 description 1
- 230000000871 hypocholesterolemic effect Effects 0.000 description 1
- 230000005764 inhibitory process Effects 0.000 description 1
- 230000000977 initiatory effect Effects 0.000 description 1
- 125000001449 isopropyl group Chemical group [H]C([H])([H])C([H])(*)C([H])([H])[H] 0.000 description 1
- 150000007517 lewis acids Chemical class 0.000 description 1
- 150000002632 lipids Chemical class 0.000 description 1
- 238000004519 manufacturing process Methods 0.000 description 1
- 229940126601 medicinal product Drugs 0.000 description 1
- 239000003960 organic solvent Substances 0.000 description 1
- 239000002244 precipitate Substances 0.000 description 1
- 125000001436 propyl group Chemical group [H]C([*])([H])C([H])([H])C([H])([H])[H] 0.000 description 1
- 150000003214 pyranose derivatives Chemical group 0.000 description 1
- RYVMUASDIZQXAA-UHFFFAOYSA-N pyranoside Natural products O1C2(OCC(C)C(OC3C(C(O)C(O)C(CO)O3)O)C2)C(C)C(C2(CCC3C4(C)CC5O)C)C1CC2C3CC=C4CC5OC(C(C1O)O)OC(CO)C1OC(C1OC2C(C(OC3C(C(O)C(O)C(CO)O3)O)C(O)C(CO)O2)O)OC(CO)C(O)C1OC1OCC(O)C(O)C1O RYVMUASDIZQXAA-UHFFFAOYSA-N 0.000 description 1
- 239000012429 reaction media Substances 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 229910052709 silver Inorganic materials 0.000 description 1
- 239000004332 silver Substances 0.000 description 1
- 229910001923 silver oxide Inorganic materials 0.000 description 1
- QRUBYZBWAOOHSV-UHFFFAOYSA-M silver trifluoromethanesulfonate Chemical compound [Ag+].[O-]S(=O)(=O)C(F)(F)F QRUBYZBWAOOHSV-UHFFFAOYSA-M 0.000 description 1
- 239000011734 sodium Substances 0.000 description 1
- 229910052708 sodium Inorganic materials 0.000 description 1
- 235000017557 sodium bicarbonate Nutrition 0.000 description 1
- 229910000030 sodium bicarbonate Inorganic materials 0.000 description 1
- 239000011780 sodium chloride Substances 0.000 description 1
- 238000003756 stirring Methods 0.000 description 1
- 239000000758 substrate Substances 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H15/00—Compounds containing hydrocarbon or substituted hydrocarbon radicals directly attached to hetero atoms of saccharide radicals
- C07H15/20—Carbocyclic rings
- C07H15/203—Monocyclic carbocyclic rings other than cyclohexane rings; Bicyclic carbocyclic ring systems
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K31/00—Medicinal preparations containing organic active ingredients
- A61K31/70—Carbohydrates; Sugars; Derivatives thereof
- A61K31/7028—Compounds having saccharide radicals attached to non-saccharide compounds by glycosidic linkages
- A61K31/7034—Compounds having saccharide radicals attached to non-saccharide compounds by glycosidic linkages attached to a carbocyclic compound, e.g. phloridzin
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P9/00—Drugs for disorders of the cardiovascular system
- A61P9/10—Drugs for disorders of the cardiovascular system for treating ischaemic or atherosclerotic diseases, e.g. antianginal drugs, coronary vasodilators, drugs for myocardial infarction, retinopathy, cerebrovascula insufficiency, renal arteriosclerosis
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07H—SUGARS; DERIVATIVES THEREOF; NUCLEOSIDES; NUCLEOTIDES; NUCLEIC ACIDS
- C07H1/00—Processes for the preparation of sugar derivatives
Landscapes
- Chemical & Material Sciences (AREA)
- Health & Medical Sciences (AREA)
- Organic Chemistry (AREA)
- Life Sciences & Earth Sciences (AREA)
- Engineering & Computer Science (AREA)
- General Health & Medical Sciences (AREA)
- Molecular Biology (AREA)
- Genetics & Genomics (AREA)
- Biotechnology (AREA)
- Biochemistry (AREA)
- Pharmacology & Pharmacy (AREA)
- Medicinal Chemistry (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Veterinary Medicine (AREA)
- Public Health (AREA)
- Animal Behavior & Ethology (AREA)
- Heart & Thoracic Surgery (AREA)
- Cardiology (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- General Chemical & Material Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Urology & Nephrology (AREA)
- Vascular Medicine (AREA)
- Epidemiology (AREA)
- Saccharide Compounds (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Low-Molecular Organic Synthesis Reactions Using Catalysts (AREA)
- Acyclic And Carbocyclic Compounds In Medicinal Compositions (AREA)
Abstract
La présente invention concerne en tant que produits industriels nouveaux :(i) les composés 4-(4-cyanobenzoyl) phényle glycopyranosides de formule I : (CF DESSIN DANS BOPI) dans laquelle le groupe glycopyranosyle, R représente un groupe -D-arabinopyranosyle, -D-lyxopyranosyle, -D-ribopyranosyle, -D-galactopyranosyle, -D-mannopyranosyle, -L-arabinopyranosyle, -L-xylopyranosyle, alpha-L-arabinopyranosyle, alpha-L-xylopyranosyle ou ou -L-rhamnopyranosyle; et,(ii) leurs esters résultant de l'estérification d'au moins d'une fonction OH de chaque groupe glycopyranosyle par un acide alcanoïque ou cycloalcanoïque en C2 -C4 . Ces nouveaux 4-(4-cyanobenzoyl) phényle glycopyranosides sont utiles en thérapeutique vis-à-vis de la plaque d'athérome.
Description
<Desc/Clms Page number 1>
Benzophénone glycopyranosides, préparation et utilisation en thérapeutique Domaine de l'invention
La présente invention concerne, en tant que produits industriels nouveaux, des dérivés de la 4-cyano-4'-hydroxybenzophénone de formule 1 ci-après qui sont des benzophénone glycopyranosides. Elle concerne également leur procédé de préparation ainsi que leur utilisation en thérapeutique, notamment sous forme de compositions les contenant en tant que principes actifs.
La présente invention concerne, en tant que produits industriels nouveaux, des dérivés de la 4-cyano-4'-hydroxybenzophénone de formule 1 ci-après qui sont des benzophénone glycopyranosides. Elle concerne également leur procédé de préparation ainsi que leur utilisation en thérapeutique, notamment sous forme de compositions les contenant en tant que principes actifs.
Art antérieur
On connaît de EP-A-0051023 des composés présentant un reste hydroxybenzophénone substitué par un groupe P-D-xylosyle, et ayant une activité pharmacologique intéressante pour traiter ou prévenir les thromboses veineuses.
On connaît de EP-A-0051023 des composés présentant un reste hydroxybenzophénone substitué par un groupe P-D-xylosyle, et ayant une activité pharmacologique intéressante pour traiter ou prévenir les thromboses veineuses.
On connaît également de EP-A-0133103, des dérivés du type benzylphényl (3-D-xyloside doués de propriétés hypocholestérolémiantes et hypolipidémiantes. On sait aussi que dans EP-A-0365397, EP-A-0290321 ont été décrits des dérivés dans lesquels le radical ss-D-xylosyle a été remplacé par un radical P-D-thioxylosyle, lesdits composés étant utiles en raison de leur activité antithrombotique.
On connaît enfin de l'article de F. BELLAMY et al., J. Med.
Chem., 1993,36 (No 7) pages 898-903 des composés dérivés de benzophénone substitués par des groupements glycosyle, parmi lesquels seuls les dérivés de configuration ss présentent une activité antithrombotique. L'étude de ces produits a démontré que ces composés, et particulièrement ceux comportant un groupement (3-D-xylosyle, étaient de bons substrats de la galactosyltransférase 1 et, en conséquence, étaient capables d'initier la synthèse des glycosaminoglycanes (GAGs). Ce mode d'action, obtenu après administration du produit par voie orale, est très probablement responsable de l'activité antithrombotique et seuls les dérivés de configuration (3 du D-xylose présentent une activité dans ce domaine thérapeutique. Il existe donc une corrélation entre l'action sur la synthèse
<Desc/Clms Page number 2>
des GAGs et l'activité antithrombotique qui rendait les composés autres que ceux dérivés du P-D-xylose sans intérêt dans ce domaine thérapeutique.
But de l'invention
Selon l'invention, on se propose de fournir une nouvelle solution technique permettant d'aboutir à des produits nouveaux thérapeutiquement intéressants vis-à-vis des plaques athéromateuses artérielles, soit pour traiter lesdites plaques, soit pour prévenir leur apparition.
Selon l'invention, on se propose de fournir une nouvelle solution technique permettant d'aboutir à des produits nouveaux thérapeutiquement intéressants vis-à-vis des plaques athéromateuses artérielles, soit pour traiter lesdites plaques, soit pour prévenir leur apparition.
Objet de l'invention
Selon la nouvelle solution technique de l'invention, on fait appel à des composés [4-(4-cyanobenzoyl)phényl] glycopyranosides qui, de façon surprenante eu égard aux publications précédemment citées, présentent une activité dans la prévention ou la régression des plaques athéromateuses artérielles.
Selon la nouvelle solution technique de l'invention, on fait appel à des composés [4-(4-cyanobenzoyl)phényl] glycopyranosides qui, de façon surprenante eu égard aux publications précédemment citées, présentent une activité dans la prévention ou la régression des plaques athéromateuses artérielles.
Selon un premier aspect de l'invention, on préconise des produits nouveaux, qui sont caractérisés en ce qu'ils sont choisis parmi l'ensemble constitué par : (i) les composés glycopyranosides de formule 1 :
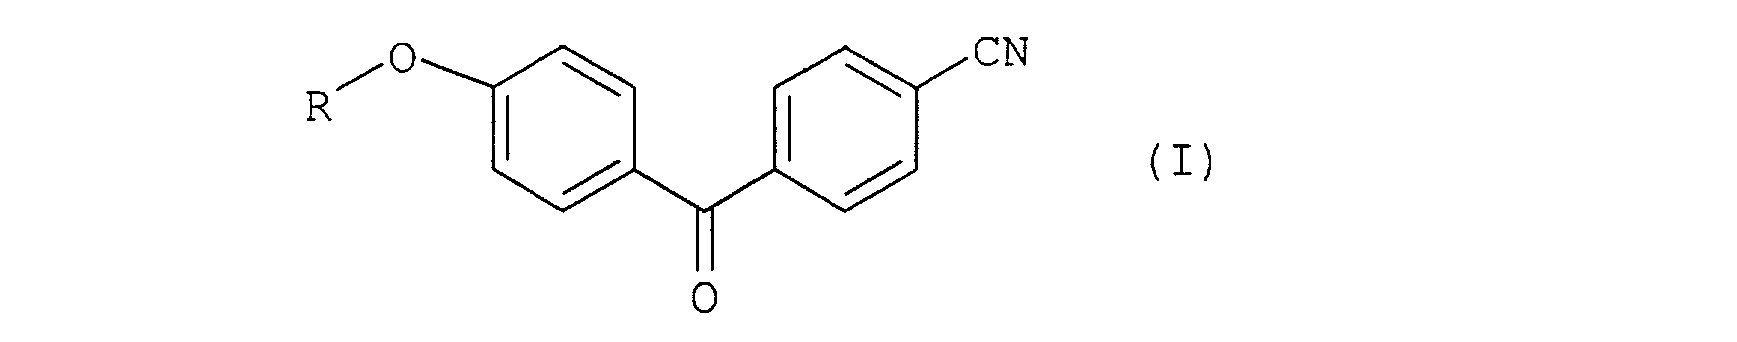
dans laquelle le groupe glycopyranosyle R représente un groupe ss-D-
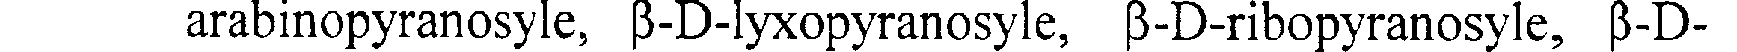
arabinopyranosyle, (3-D-lyxopyranosyle, P-D-ribopyranosyle, -D- galactopyranosyle, P-D-mannopyranosyle, (3-L-arabinopyranosyle, ss-
L-xylopyranosyle, a-L-arabinopyranosyle, a-L-xylopyranosyle ou ss-
L-rhamnopyranosyle ; et, (ii) leurs esters résultant de l'estérification d'au moins d'une fonction OH de chaque groupe glycopyranosyle par un acide alcanoïque ou cycloalcanoïque en C2-C4.
dans laquelle le groupe glycopyranosyle R représente un groupe ss-D-
arabinopyranosyle, (3-D-lyxopyranosyle, P-D-ribopyranosyle, -D- galactopyranosyle, P-D-mannopyranosyle, (3-L-arabinopyranosyle, ss-
L-xylopyranosyle, a-L-arabinopyranosyle, a-L-xylopyranosyle ou ss-
L-rhamnopyranosyle ; et, (ii) leurs esters résultant de l'estérification d'au moins d'une fonction OH de chaque groupe glycopyranosyle par un acide alcanoïque ou cycloalcanoïque en C2-C4.
Selon un second aspect de l'invention, on propose un procédé de préparation des composés de formule 1 ci-dessus et de leurs esters.
Selon encore un troisième aspect de l'invention, on fournit une composition thérapeutique caractérisée en ce qu'elle renfenne, en association avec un excipient physiologiquement acceptable, une quantité
<Desc/Clms Page number 3>
thérapeutiquement efficace d'au moins un composé de formule 1 ou de l'un de ses esters.
Selon un autre aspect de l'invention, on préconise également l'utilisation d'un composé de formule 1 ou de l'un de ses esters en tant que principe actif pour l'obtention d'un médicament destiné à un usage en thérapeutique vis-à-vis de la plaque d'athérome, en particulier pour la prévention ou le traitement de celle-ci.
Description détaillée
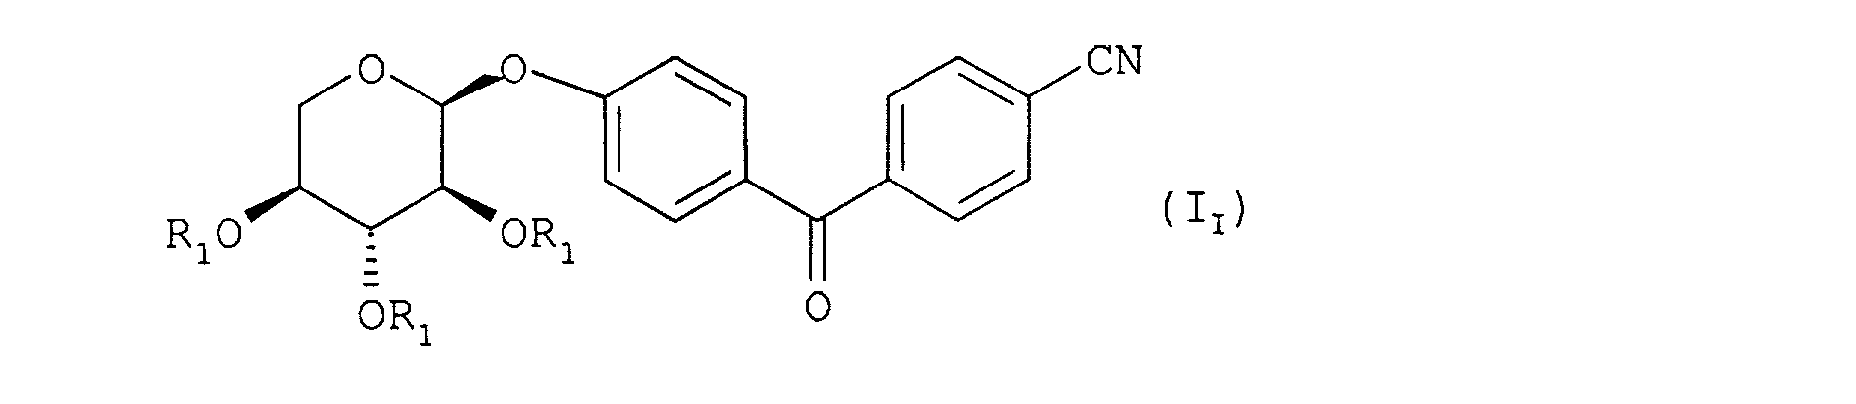
Les nouveaux composés selon l'invention comprennent les produits de la formule 1 et leurs esters ; ils sont des dérivés pyranosides de 4-cyano-4'-hydroxybenzophénone [ou 4-(4-hydroxybenzoyl)benzonitrile]. Les produits préférés, dans lesquels le radical glycoside est sous forme pyranose, répondent aux formules suivantes données en fonction de la structure du groupe glycopyranosyle R : (a) structure P-D-arabinose (P-D-Ara) :

(b) structure P-D-lyxose (P-D-Lyx) :

(c) structure P-D-ribose (P-D-Rib) :

Les nouveaux composés selon l'invention comprennent les produits de la formule 1 et leurs esters ; ils sont des dérivés pyranosides de 4-cyano-4'-hydroxybenzophénone [ou 4-(4-hydroxybenzoyl)benzonitrile]. Les produits préférés, dans lesquels le radical glycoside est sous forme pyranose, répondent aux formules suivantes données en fonction de la structure du groupe glycopyranosyle R : (a) structure P-D-arabinose (P-D-Ara) :
(b) structure P-D-lyxose (P-D-Lyx) :
(c) structure P-D-ribose (P-D-Rib) :
<Desc/Clms Page number 4>
(d) structure -D-galactose (ss-D-Gal) :

(e) structure -D-mannose (P-D-Man) :

(f) structure P-L-arabinose (P-L-Ara) :

(g) structure P-L-xylose (ss-L-Xyl) :

(h) structure a-L-arabinose (a-L-Ara) :

(e) structure -D-mannose (P-D-Man) :
(f) structure P-L-arabinose (P-L-Ara) :
(g) structure P-L-xylose (ss-L-Xyl) :
(h) structure a-L-arabinose (a-L-Ara) :
<Desc/Clms Page number 5>
(i) structure a-L-xylose (a-L-Xyl) :
(j) structure (3-L-rhamnose (P-L-Rha) :
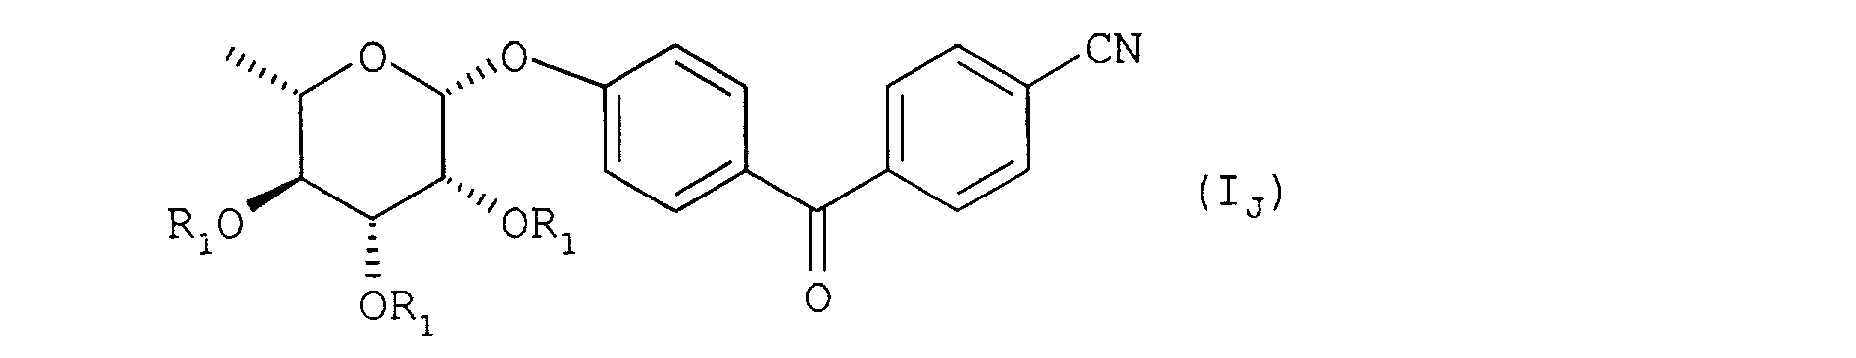
(j) structure (3-L-rhamnose (P-L-Rha) :
Dans ces formules, RI représente un atome d'hydrogène ou un groupe COR2, R2 étant un groupe alkyle en C)-C3 choisi parmi les groupes méthyle, éthyle, propyle, isopropyle et cyclopropyle.
Le procédé de préparation d'un composé de formule 1 ou de l'un de ses esters selon l'invention est caractérisé en ce qu'il comprend : (1 ) la réaction d'un pentose ou hexose peracétylé de structure pyranosyle, répondant à la formule II :

où Z est H, CH3 ou CH20Ac, et choisi panni l'ensemble constitué par les 1,2,3,4-tétraacétyl-Darabinose, 1,2,3,4-tétraacétyl-D-lyxose, 1,2,3,4-tétraacétyl-D-ribose, 1,2,3,4,6-pentaacétyl-D-galactose, 1,2,3,4,6-pentaacétyl-D-mannose,

1,2,3,4-tétraacétyl-L-arabinose, 1, 2,3,4 -tétraacétyl -L-xyl ose et 1,2,3,4- tétraacétyl-L-rhamnose,
où Z est H, CH3 ou CH20Ac, et choisi panni l'ensemble constitué par les 1,2,3,4-tétraacétyl-Darabinose, 1,2,3,4-tétraacétyl-D-lyxose, 1,2,3,4-tétraacétyl-D-ribose, 1,2,3,4,6-pentaacétyl-D-galactose, 1,2,3,4,6-pentaacétyl-D-mannose,
1,2,3,4-tétraacétyl-L-arabinose, 1, 2,3,4 -tétraacétyl -L-xyl ose et 1,2,3,4- tétraacétyl-L-rhamnose,
<Desc/Clms Page number 6>
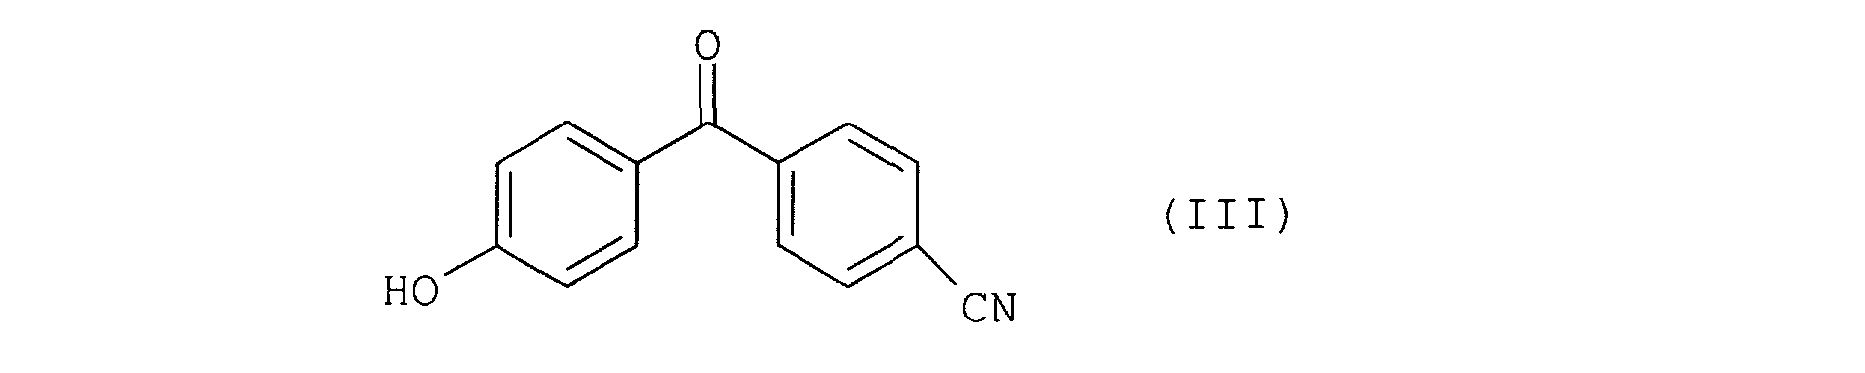
avec le 4-(4-hydroxybenzoyl)benzonitrile de formule III :

pour obtenir après purification le composé oside correspondant de formule IV

où Z est défini comme ci-dessus, puis (2 ) si nécessaire, la réaction de déplacement des groupes acétyle du composé oside de formule IV, ainsi obtenu, pour les remplacer par des atomes d'hydrogène et obtenir le composé de formule 1 correspondant où R1 est H, les autres esters (où R1 est différent de Ac) pouvant être obtenus par estérification du composé de formule 1 où RI est H avec un acide en C3-C4.
pour obtenir après purification le composé oside correspondant de formule IV
où Z est défini comme ci-dessus, puis (2 ) si nécessaire, la réaction de déplacement des groupes acétyle du composé oside de formule IV, ainsi obtenu, pour les remplacer par des atomes d'hydrogène et obtenir le composé de formule 1 correspondant où R1 est H, les autres esters (où R1 est différent de Ac) pouvant être obtenus par estérification du composé de formule 1 où RI est H avec un acide en C3-C4.
De façon avantageuse, la réaction II + III de l'étape CI ) est effectuée dans un solvant organique, (notamment le dichlorométhane), en présence d'un acide de Lewis (tel que par exemple le tétrachlorure d'étain), à une température comprise entre 25 C et la température d'ébullition du solvant, pendant 10 à 30 heures.
A l'étape (2 ) le remplacement des groupements Ac par des atomes d'hydrogène est avantageusement mené comme suit. On fait réagir le composé de formule IV avec NH3 en solution dans un alcool anhydre (notamment le méthanol) pour déplacer les groupements Ac et les remplacer par H.
En variante, la réaction II + III # IV de l'étape (1 ) peut être remplacée par la réaction V + III # IV, où V est un halogénopentose ou un
<Desc/Clms Page number 7>
halogénohexose peracétylé correspondant. Dans cette circonstance l'étape (1 ) devient l'étape (1') qui suit, à savoir : (1') la réaction d'un halogénopentose ou halogénohexose peracétylé de structure pyranosyle, répondant à la formule V :
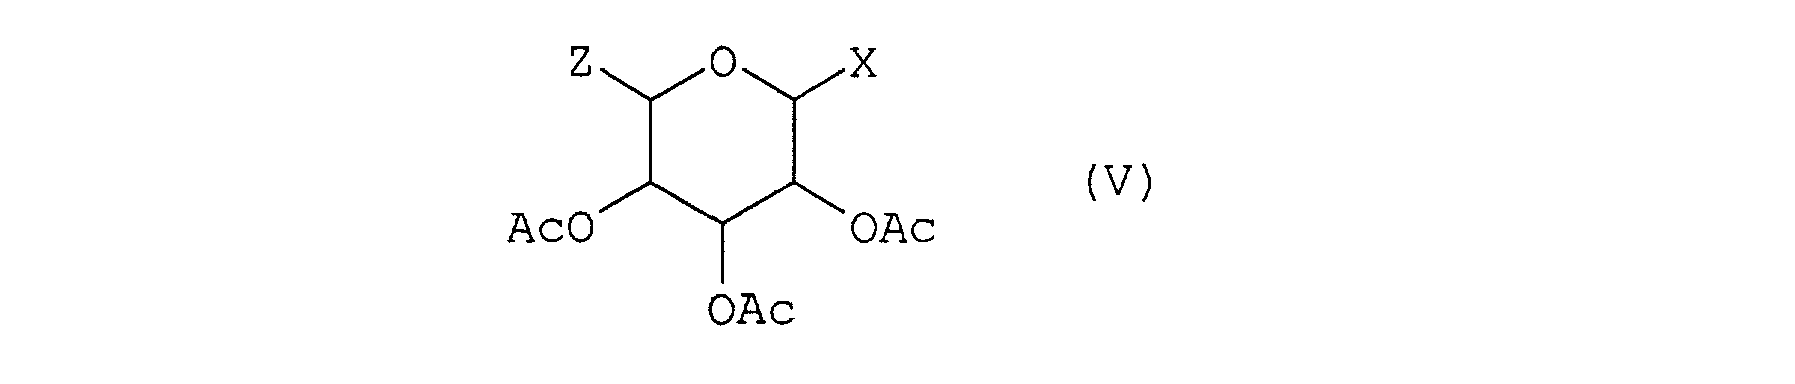
où X est un atome d'halogène (i. e. F, CI, Br ou I, l'atome d'halogène préféré étant Br) et Z est H, CH3 ou CH20Ac, et choisi parmi l'ensemble constitué par les l-bromo-2,3,4-triacétyl-D- arabinose, 1-bromo-2,3,4-triacétyl-D-lyxose, 1-bromo-2,3,4-triacétyl-

D-ribose, 1-bromo-2,3,4,6-tétraacéyI-D-galactose, 1-bromo-2,3,4,6- tetraacétyl-D-mannose, 1-bromo-2,3,4-triacétyl-L-arabinose, 1-bromo- 2,3,4-triacétyl-L-xylose et 1-bromo-2,3,4-triacétyl-L-rhamnose, avec le 4-(4-hydroxybenzoyl)benzonitrile de formule III :

pour obtenir après purification le composé oside correspondant de formule IV
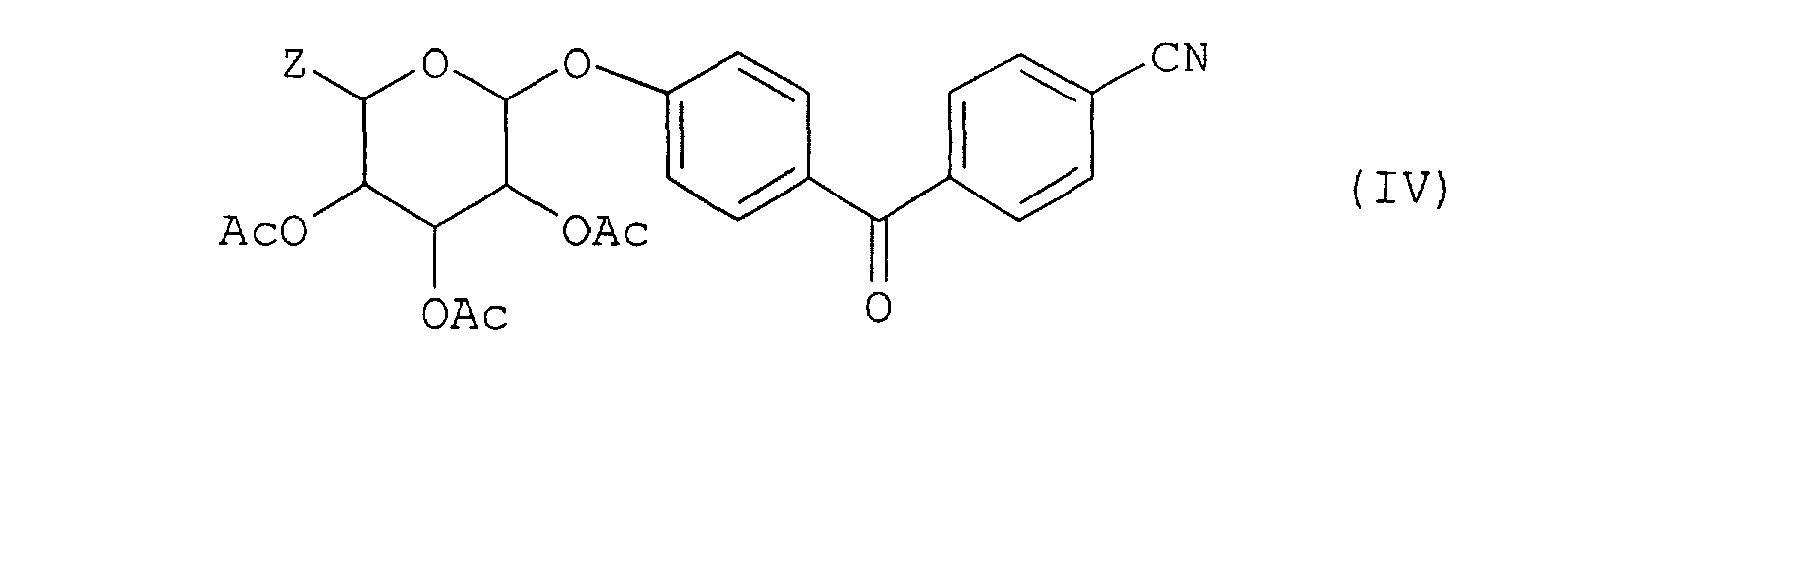
où X est un atome d'halogène (i. e. F, CI, Br ou I, l'atome d'halogène préféré étant Br) et Z est H, CH3 ou CH20Ac, et choisi parmi l'ensemble constitué par les l-bromo-2,3,4-triacétyl-D- arabinose, 1-bromo-2,3,4-triacétyl-D-lyxose, 1-bromo-2,3,4-triacétyl-
D-ribose, 1-bromo-2,3,4,6-tétraacéyI-D-galactose, 1-bromo-2,3,4,6- tetraacétyl-D-mannose, 1-bromo-2,3,4-triacétyl-L-arabinose, 1-bromo- 2,3,4-triacétyl-L-xylose et 1-bromo-2,3,4-triacétyl-L-rhamnose, avec le 4-(4-hydroxybenzoyl)benzonitrile de formule III :
pour obtenir après purification le composé oside correspondant de formule IV
<Desc/Clms Page number 8>
où Z est défini comme ci-dessus.
De façon avantageuse, la réaction V + III IV est réalisée dans un solvant anhydre tel que le dichlorométhane, 1-2-dichloroéthane ou l'acétonitrile, en présence d'un agent de couplage tel que le trifluorométhanesulfonate d'argent ou l'oxyde d'argent, à une température de l'ordre de-10 à + 10 C, pendant 5 à 40 heures.
Les réactions II + III # IV et V + III # IV s'appliquent à la préparation de l'ensemble des composés de formule IV, selon l'invention.
D'autres avantages et caractéristiques de l'invention seront mieux compris à la lecture qui va suivre d'exemples de préparation et d'essais pharmacologiques. Bien entendu, l'ensemble de ces éléments n'est pas limitatif mais est fourni à titre d'illustration.
Exemple 1

[4-[4-cyanobenzoyl)phényl] 2,3>4-tri-0-acétyl-[3-D-arabinopyranoside
On prépare une solution de 0,8 g (2,52.10-3 mole) de 1,2,3,4tetra-O-acétyl-D-arabinopyranose et 0,567 g (2,52.10-3 mole) de 4-(4hydroxybenzoyl)benzonitrile dans 15 ml de dichlorométhane anhydre. On ajoute 6,3 ml d'une solution 1M de tétrachlorure d'étain dans le dichlorométhane et on porte le mélange réactionnel à reflux pendant 24 heures. Après refroidissement, le milieu réactionnel est versé sur une solution de chlorure d'ammonium et extrait par de l'acétate d'éthyle. La phase organique est lavée avec une solution de bicarbonate de sodium, ensuite avec une solution de chlorure de sodium, puis séchée sur sulfate de magnésium, et enfin concentrée sous pression réduite. L'huile jaune obtenue est purifiée par chromatographie sur gel de silice en éluant avec un mélange acétate d'éthyle/hexane (3/7 ; v/v). On obtient ainsi 97 mg du produit attendu sous forme d'une poudre beige (rendement = 8 %).
F = 75-76 C [a]D26 - - 254 (c = 0,3 ; DMSO)Exemple 2 [4-(4-cyanobenzoyl)phényl] ss-D-arabinopyranoside
On prépare un mélange de 90 mg (0,19.10-3 mole) du composé obtenu selon l'exemple 1 dans 20 ml d'une solution d'ammoniac 2M dans le méthanol et on maintient le mélange sous agitation pendant 20 heures à température ambiante. Le solvant est ensuite chassé sous pression réduite et
On prépare un mélange de 90 mg (0,19.10-3 mole) du composé obtenu selon l'exemple 1 dans 20 ml d'une solution d'ammoniac 2M dans le méthanol et on maintient le mélange sous agitation pendant 20 heures à température ambiante. Le solvant est ensuite chassé sous pression réduite et
<Desc/Clms Page number 9>
le résidu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange méthanol/dichlorométhane (4/96 ; v/v). On obtient ainsi 40 mg du produit attendu sous forme d'un solide couleur crème (rendement = 72 %).
F = 157-158 C [[alpha]]D26 = - 190 (c = 0,3 ; DMSO) Exemple 3 [4-(4-cyanobenzoyl)phényl] P-D-Iyxopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4- tétra-O-acétyl-D-lyxopyranose, on obtient le [4-(4-cyanobenzoyl)phényl] 2,3,4-tri-O-acétyl-p-D-Iyxopyranoside que l'on traite par l'ammoniac selon le mode opératoire décrit à l'exemple 2. On obtient ainsi le produit attendu sous forme d'une poudre jaune clair avec un rendement de 7,5 %.
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4- tétra-O-acétyl-D-lyxopyranose, on obtient le [4-(4-cyanobenzoyl)phényl] 2,3,4-tri-O-acétyl-p-D-Iyxopyranoside que l'on traite par l'ammoniac selon le mode opératoire décrit à l'exemple 2. On obtient ainsi le produit attendu sous forme d'une poudre jaune clair avec un rendement de 7,5 %.
F = 185-187 C [[alpha]]D25 = - 73 (c = 0,3 ; DMSO) Exemple 4

[4-(4-cyanobenzoyl)phénylJ 2,3,4-tri-O-acétyI-p-D-ribopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4tetra-O-acétyl-D-ribopyranose, on obtient le produit attendu sous forme d'un solide blanc avec un rendement de 15,5 %.
[4-(4-cyanobenzoyl)phénylJ 2,3,4-tri-O-acétyI-p-D-ribopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4tetra-O-acétyl-D-ribopyranose, on obtient le produit attendu sous forme d'un solide blanc avec un rendement de 15,5 %.
F = 135-137 C [[alpha]]D23 = - 66 (c = 0,46 ; CH2C12) Exemple 5 [4-(4-cyanobenzoyl)phényl] -D-ribopyranoside
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 4, on obtient le produit attendu sous forme d'une poudre blanche avec un rendement de 51 %.
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 4, on obtient le produit attendu sous forme d'une poudre blanche avec un rendement de 51 %.
F = 157-158 C [a]D27 - 82 (c = 0,17 ; DMSO) Exemple 6

[4-(4-cyanobenzoyl)phénylJ 2,3,4,6-tétra-O-acétyl-(3-D-galactopyra- noside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4,6-penta-O-acétyl-D-galactopyranose, on obtient le produit attendu sous forme d'un solide beige avec un rendement de 4 %.
[4-(4-cyanobenzoyl)phénylJ 2,3,4,6-tétra-O-acétyl-(3-D-galactopyra- noside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4,6-penta-O-acétyl-D-galactopyranose, on obtient le produit attendu sous forme d'un solide beige avec un rendement de 4 %.
<Desc/Clms Page number 10>
F = 82 C [a]D26 = + 11 (c = 0,21 ; Exemple 7 [4-(4-cyanobenzoyl)phényl] ss-D-galactopyranoside
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 6, on obtient le produit attendu sous forme d'une poudre jaune clair avec un rendement de 40 %.
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 6, on obtient le produit attendu sous forme d'une poudre jaune clair avec un rendement de 40 %.
F = 242 C [a]D23 = - 10 (c = 0,22 ; DMSO) Exemple 8

[4-(4-cyanobenzoyl)phényl] 2,3,4,6-tétra-O-acétyI-P-D-mannopyra- noside
On prépare une solution de 2,72 g (12.10-3 mole) de 4-(4hydroxybenzoyl) benzonitrile dans 15 ml d'hexaméthylphosphotriamide (HMPA) et on ajoute à température ambiante 400 mg (13,3.10-3 mole) d'hydrure de sodium à 80 % dans l'huile. Le mélange est maintenu sous agitation pendant 1 heure puis on ajoute 2,5 g (6,1.10-3 mole) de bromure de 2,3,4,6-tétra-O-acétyl-D-mannopyranosyle en solution dans 15 ml de HMPA. Le mélange réactionnel est agité à température ambiante pendant 18 heures puis hydrolysé sur de la glace. Le mélange obtenu est extrait 3 fois à l'éther et les phases organiques rassemblées sont lavées avec une solution de soude IN, puis à l'eau, séchée sur sulfate de magnésium et concentrée sous pression réduite. Le résidu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (8/1 ; v/v).
On obtient ainsi 1,09 g du produit attendu sous forme d'un solide beige (rendement = 30 %).
F = 80 C [a]D23 = - 62 (c = 0,6 ; DMSO) Exemple 9 [4-(4-cyanobenzoyl)phényl] p-D-mannopyranoside
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 8, on obtient le produit attendu sous forme d'une poudre beige avec un rendement de 44 %.
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 8, on obtient le produit attendu sous forme d'une poudre beige avec un rendement de 44 %.
F = 122 C [a]D23 = - 46 (c = 0,23 ;
<Desc/Clms Page number 11>
Exemple 10

[4-(4-cyanobenzoyl)phénylJ 2,3,4-tri-O-acétyl-[i-L-arabinopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4-tétra-O-acétyl-L-arabinose, on obtient le produit attendu sous forme d'un solide jaune clair avec un rendement de 18 %.
[4-(4-cyanobenzoyl)phénylJ 2,3,4-tri-O-acétyl-[i-L-arabinopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4-tétra-O-acétyl-L-arabinose, on obtient le produit attendu sous forme d'un solide jaune clair avec un rendement de 18 %.
F = 69-70 C [[alpha]]D27 = + 179 (c = 0,365 ; DMSO)Exemple 11 [4-(4-cyanobenzoyl)phényl] P-L-arabinopyranoside
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 10, on obtient le produit attendu sous forme d'une poudre blanche (après recristallisation dans le méthanol) avec un rendement de 65 %.
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 10, on obtient le produit attendu sous forme d'une poudre blanche (après recristallisation dans le méthanol) avec un rendement de 65 %.
F = 216 C [[alpha]]D26 = + 174 (c = 0,47 ; Exemple 12
[4-(4-cyanobenzoyl)phényl] 2,3,4-tri-O-acétyl-i-L-xylopyranoside
On prépare une solution de 658 mg (2,95.10-3 mole) de 4-(4hydroxybenzoyl) benzonitrile dans 20 ml d'acétonitrile et on ajoute à température ambiante et sous agitation, 1 g (2,95.10-3 mole) de bromure de 2,3,4-tri-O-acétyl-L-xylopyranosyle, puis 683 mg (2,95.10-3 mole) d'oxyde d'argent. Le mélange est maintenu sous agitation à température ambiante pendant 24 heures, puis filtré. Le précipité est rincé sur le filtre avec de l'acétate d'éthyle. Les phases organiques réunies sont lavées avec une solution de soude IN, filtrées, lavées par une solution d'acide chlorhydrique IN, puis à l'eau et séchées sur sulfate de magnésium. La solution est concentrée sous pression réduite et le produit brut obtenu est purifié par chromatographie sur gel de silice en éluant à l'aide d'un mélange toluène/acétate d'éthyle (85/15 ; v/v). On obtient ainsi 980 mg du produit attendu sous forme d'une poudre fine blanche (rendement = 69 %).
F = 158 C [[alpha]]D26 = - 10 (c = 0,43 ; DMSO)
<Desc/Clms Page number 12>
Exemple 13 [4-(4-cyanobenzoyl)phényl] P-L-xylopyranoside
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 12, on obtient le produit attendu sous forme d'un solide blanc avec un rendement de 88 %.
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 12, on obtient le produit attendu sous forme d'un solide blanc avec un rendement de 88 %.
F = 204 C [[alpha]]D26 = - 3 (c = 0,37 ; DMSO) Exemple 14

[4-(4-cyanobenzoyl)phényl] 2,3,4-tri-O-acétyl-a-L-xylopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4-tétra-O-acétyl-L-xylose, on obtient le produit attendu sous forme d'un solide beige avec un rendement de 39 %.
[4-(4-cyanobenzoyl)phényl] 2,3,4-tri-O-acétyl-a-L-xylopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4-tétra-O-acétyl-L-xylose, on obtient le produit attendu sous forme d'un solide beige avec un rendement de 39 %.
F = 56 C [a]D27 = -129 (c = 0,33 ; DMSO)Exemple 15 [4-(4-cyanobenzoyl)phényl] a-L-xylopyranoside
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 14, on obtient le produit attendu sous forme d'une poudre blanche avec un rendement de 74 %.
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 14, on obtient le produit attendu sous forme d'une poudre blanche avec un rendement de 74 %.
F = 189 C [[alpha]]D27 139 (c = 0,49 ; DMSO) Exemple 16

[4-(4-cyanobenzoyl)phényl] 2,3,4-tri-O-acétyl-[-L-rhamnopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4tétra-O-acétyl-L-rhamnopyranose, on obtient le produit attendu sous forme d'une poudre beige avec un rendement de 4 %.
[4-(4-cyanobenzoyl)phényl] 2,3,4-tri-O-acétyl-[-L-rhamnopyranoside
En opérant de façon analogue à l'exemple 1, au départ de 1,2,3,4tétra-O-acétyl-L-rhamnopyranose, on obtient le produit attendu sous forme d'une poudre beige avec un rendement de 4 %.
F = 85 C [[alpha]]D29 = + 31 (c = 0,17 ; DMSO) Exemple 17 [4-(4-cyanobenzoyl)phényl] P-L-rhamnopyranoside
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 16, on obtient le produit attendu sous forme d'un solide blanc avec un rendement de 76 %.
En opérant de façon analogue à l'exemple 2, au départ du composé obtenu selon l'exemple 16, on obtient le produit attendu sous forme d'un solide blanc avec un rendement de 76 %.
F = 96 C [[alpha]]D24 = + 55 (c = 0,28 ;
<Desc/Clms Page number 13>
L'activité antiathéromateuse des composés selon l'invention a été évaluée en fonction de leur aptitude à abaisser le taux de cholestérol sérique chez des souris soumises à un régime gras. Il a en effet été démontré dans plusieurs publications une corrélation étroite entre une surcharge lipidique et une augmentation marquée du risque athéromateux (cf. Lancet 1996,348 pages 1339-1342 ; Lancet 1990,335 pages 1233-1235). Cette corrélation permet de mettre en #uvre un test plus rapide que les essais directs sur la plaque d'athérome, lesdits essais nécessitant un traitement long des animaux et une étude histologique lourde des parois de la crosse aortique.
Le test mis en #uvre consiste à administrer une dose unique du composé à des souris femelles de souche C57BL/6J. Le protocole est le suivant : le premier jour (JO), les souris sont mises à jeun de 9 à 17 heures, un prélèvement sanguin étant effectué à 14 heures. A 17 heures, une quantité déterminée de nourriture (régime gras comprenant 1,25 % de cholestérol et 0,5 % d'acide cholique) est distribuée. Le second jour (J1), à 9 heures, les restes de nourriture sont pesés et les souris mises à jeun de 9 à 14 heures. A 14 heures, un prélèvement sanguin est effectué. Pour les groupes de souris traitées, le composé est administré par tubage, en suspension dans une solution d'eau gommeuse, à 3 %, le second jour (J1) à 9 heures. Les groupes témoins reçoivent seulement de l'eau gommeuse.
Les composés ont été testés à la dose de 100 mg/kg. Le cholestérol total sérique est dosé et les résultats sont exprimés en pourcentage d'inhibition de l'augmentation de la cholestérolémie par rapport au groupe témoin. Les résultats obtenus sont reportés dans la colonne "Activité" du tableau I. Par ailleurs, on peut noter que l'analyse du contenu en cholestérol des différentes classes de lipoprotéines sériques montre un effet favorable du produit sur le rapport HDLcholestérol/cholestérol total.
Par ailleurs, on a démontré que les composés de formule 1 selon l'invention n'induisent pas la synthèse des GAGs.
Les produits de formule 1 et leurs esters selon l'invention peuvent être administrés, de préférence par voie orale, sous forme de comprimés ou de gélules, renfermant chacun 20 à 500 mg d'un composé de formule I ou l'un de ses esters en tant que principe actif, en association avec
<Desc/Clms Page number 14>
des excipients. La posologie sera d'environ 1 à 4 prises par jour. Les produits selon l'invention sont prescrits avantageusement vis-à-vis de la plaque d'athérome, et en particulier pour la prévention ou le traitement du risque athéromateux.
<Desc/Clms Page number 15>
Tableau I


<tb>
<tb> EX <SEP> R <SEP> R1 <SEP> Activité <SEP> (%)
<tb> 1 <SEP> -D-Ara <SEP> COCH3-25
<tb> 2 <SEP> -D-Ara <SEP> H-29
<tb> 3 <SEP> P-D-Lyx <SEP> H-28
<tb> 4 <SEP> P-D-Rib <SEP> COCH3-23
<tb> 5 <SEP> P-D-Rib <SEP> H <SEP> -36
<tb> 6 <SEP> P-D-Gal <SEP> COCH3-33
<tb> 7 <SEP> -D-Gal <SEP> H-32
<tb> 8 <SEP> P-D-Man <SEP> COCH3-17
<tb> 9 <SEP> ss-D-Man <SEP> H-39
<tb> 10 <SEP> P-L-Ara <SEP> COCH3-22
<tb> 11 <SEP> P-L-Ara <SEP> H <SEP> -31
<tb> 12 <SEP> P-L-Xyl <SEP> COCH3-45
<tb> 13 <SEP> P-L-Xyl <SEP> H-45
<tb> 14 <SEP> a-L-Xyl <SEP> COCH3-36
<tb> 15 <SEP> a-L-Xyl <SEP> H-32
<tb> 16 <SEP> ss-L-Rha <SEP> COCH3-37
<tb> 17 <SEP> P-L-Rha <SEP> H-50
<tb>
Claims (6)
- L-rhamnopyranosyle ; et, (ii) leurs esters résultant de l'estérification d'au moins d'une fonction OH de chaque groupe glycopyranosyle par un acide alcanoïque ou cycloalcanoïque en C2-C4.L-xylopyranosyle, a-L-arabinopyranosyle, a-L-xylopyranosyle ou ss-dans laquelle le groupe glycopyranosyle R représente un groupe ss-D- arabinopyranosyle, P-D-lyxopyranosyle, P-D-ribopyranosyle, ss-D- galactopyranosyle, p-D-mannopyranosyle, P-L-arabinopyranosyle, ss-
 REVENDICATIONS 1. Composé glycopyranoside, caractérisé en ce qu'il est choisi parmi l'ensemble constitué par (i) les composés [4-(4-cyanobenzoyl)phényl] glycopyranosides de formule I :
- 2. Composé suivant la revendication 1, caractérisé en ce que les fonctions hydroxyle du groupe glycopyranosyle sont acétylées.
- 3. Composition pharmaceutique caractérisée en ce qu'elle renferme, en association avec un excipient physiologiquement acceptable, une quantité thérapeutiquement efficace d'au moins un composé de formule I ou de l'un de ses esters selon la revendication 1.
- 4. Utilisation d'un produit choisi parmi l'ensemble constitué par les composés de formule 1 et leurs esters selon la revendication 1, pour la préparation d'un médicament anti-athéromateux destiné à une utilisation en thérapeutique vis-à-vis de la plaque d'athérome.
- 5. Procédé pour la préparation d'un composé [4-(4cyanobenzoyl)phényl] glycopyranoside de formule I ou de son dérivé peracétylé, ledit procédé étant caractérisé en ce qu'il comprend : (1 ) la réaction d'un pentose ou hexose peracétylé de structure pyranosyle, répondant à la formule II :<Desc/Clms Page number 17>où Z est défini comme ci-dessus, puis (2 ) si nécessaire, la réaction de déplacement des groupes acétyle du composé oside de formule IV, ainsi obtenu, pour les remplacer par des atomes d'hydrogène et obtenir le composé de formule I correspondant où R1 est H.
 pour obtenir après purification le composé oside correspondant de formule IV :
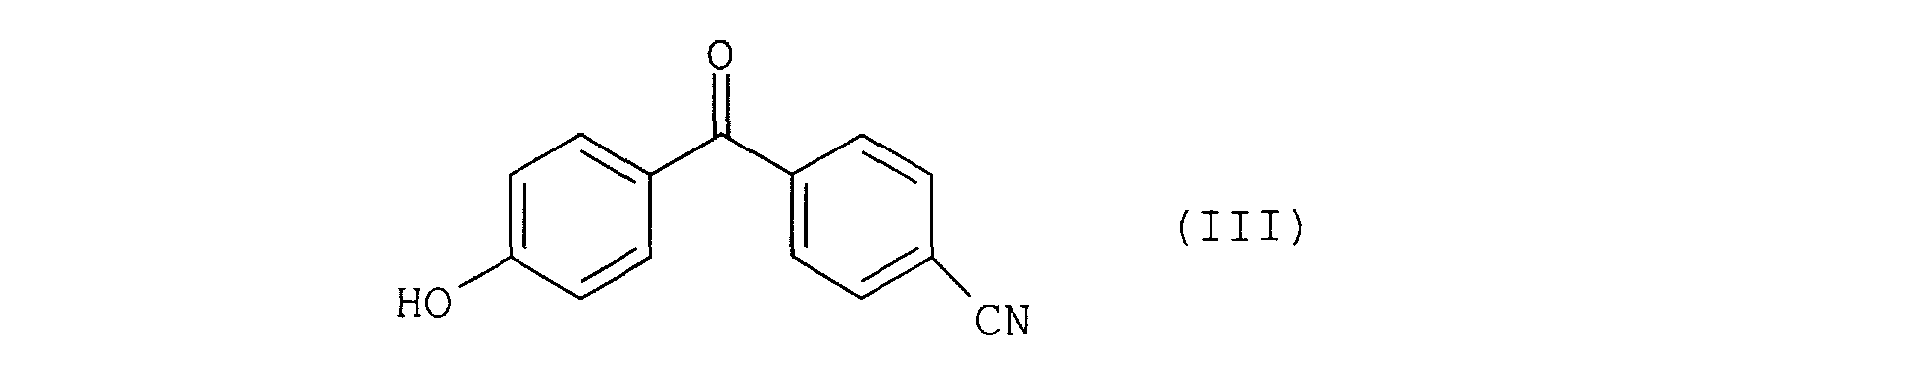 où Z est H, CH3 ou CH20Ac, et choisi parmi l'ensemble constitué par les 1,2,3,4-tétraacétyl-Darabinose, 1,2,3,4-tétraacétyl-D-lyxose, 1,2,3,4-tétraacétyl-D-ribose, 1,2,3,4,6-pentaacétyl-D-galactose, 1,2,3,4,6-pentaacétyl-D-mannose, 1,2,3,4-tétraacétyl-L-arabinose, 1,2,3,4-tétraacétyl-L-xylose, 1,2,3,4tétraacétyl-L-arabinose, 1,2,3,4-tétraacétyl-L-xylose et 1,2,3,4tétraacétyl-L-rhamnose, avec le 4-(4-hydroxybenzoyl)benzonitrile de formule III :

- 6. Procédé suivant la revendication 5, caractérisé en ce que l'étape (1 ) comprend :<Desc/Clms Page number 18>où Z est défini comme ci-dessus.
 pour obtenir après purification le composé oside correspondant de formule IV :
 2,3,4-triacétyl-L-xylose, 1-bromo-2,3,4-triacétyl-L-arabinose, 1bromo-2,3,4-triacétyl-L-xylose et 1-bromo-2,3,4-triacétyl-L-rhamnose, avec le 4-(4-hydroxybenzoyl)benzonitrile de formule III :
 et choisi panni l'ensemble constitué par les 1-bromo-2,3,4-triacétyl-D- arabinose, 1-bromo-2,3,4-triacétyl-D-lyxose, 1-bromo-2,3,4-triacétyl- D-ribose, 1-bromo-2,3,4,6-tétraacétyl-D-galactose, 1-bromo-2,3,4,6tetraacétyl-D-mannose, 1-bromo-2,3,4-triacétyl-L-arabinose, 1-bromo-
 où X est un atome d'halogène (i. e. F, Cl, Br ou I, l'atome d'halogène préféré étant Br) et Z est II, CH3 ou CH20Ac,
 la réaction d'un halogénopentose ou halogénohexose peracétylé de structure pyranosyle, répondant à la formule II :
Priority Applications (17)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR9916389A FR2802930B1 (fr) | 1999-12-23 | 1999-12-23 | Benzophenone glycopyranosides, preparation et utilisation en therapeutique |
| CZ20022200A CZ20022200A3 (cs) | 1999-12-23 | 2000-12-06 | Benzofenonglykopyranosidy, způsob jejich přípravy, farmaceutický prostředek a terapeutické pouľití |
| CA002395561A CA2395561A1 (fr) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation et utilisation en therapeutique |
| PCT/FR2000/003419 WO2001047940A1 (fr) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation et utilisation en therapeutique |
| IL15023700A IL150237A0 (en) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation and therapeutic use |
| JP2001549410A JP2003519157A (ja) | 1999-12-23 | 2000-12-06 | ベンゾフェノングリコピラノシドの調製及び治療的使用 |
| MXPA02006339A MXPA02006339A (es) | 1999-12-23 | 2000-12-06 | Benzofenonaglicopiranosidos, su preparacion y uso terapeutico. |
| BR0016533-6A BR0016533A (pt) | 1999-12-23 | 2000-12-06 | Benzofenona glicopiranosidas, preparação e uso terapêutico |
| RU2002116676/04A RU2002116676A (ru) | 1999-12-23 | 2000-12-06 | Бензофенонгликопиранозиды, их получение и терапевтическое применение |
| PL00355885A PL355885A1 (en) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation and therapeutic use |
| AU25235/01A AU2523501A (en) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation and therapeutic use |
| US10/168,251 US20030100515A1 (en) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation and therapeutic use |
| NZ519719A NZ519719A (en) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation and therapeutic use |
| KR1020027007993A KR20020071000A (ko) | 1999-12-23 | 2000-12-06 | 벤조페논 글리코피라노사이드 화합물과 그 제조방법 및약학적 용도 |
| EP00988884A EP1240176A1 (fr) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation et utilisation en therapeutique |
| SK907-2002A SK9072002A3 (en) | 1999-12-23 | 2000-12-06 | Benzophenone glycopyranosides, preparation and therapeutic use |
| NO20023003A NO20023003L (no) | 1999-12-23 | 2002-06-21 | Benzofenon-glykopyranosider, samt fremstilling og terapeutisk anvendelse |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| FR9916389A FR2802930B1 (fr) | 1999-12-23 | 1999-12-23 | Benzophenone glycopyranosides, preparation et utilisation en therapeutique |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| FR2802930A1 true FR2802930A1 (fr) | 2001-06-29 |
| FR2802930B1 FR2802930B1 (fr) | 2003-10-10 |
Family
ID=9553756
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| FR9916389A Expired - Fee Related FR2802930B1 (fr) | 1999-12-23 | 1999-12-23 | Benzophenone glycopyranosides, preparation et utilisation en therapeutique |
Country Status (17)
| Country | Link |
|---|---|
| US (1) | US20030100515A1 (fr) |
| EP (1) | EP1240176A1 (fr) |
| JP (1) | JP2003519157A (fr) |
| KR (1) | KR20020071000A (fr) |
| AU (1) | AU2523501A (fr) |
| BR (1) | BR0016533A (fr) |
| CA (1) | CA2395561A1 (fr) |
| CZ (1) | CZ20022200A3 (fr) |
| FR (1) | FR2802930B1 (fr) |
| IL (1) | IL150237A0 (fr) |
| MX (1) | MXPA02006339A (fr) |
| NO (1) | NO20023003L (fr) |
| NZ (1) | NZ519719A (fr) |
| PL (1) | PL355885A1 (fr) |
| RU (1) | RU2002116676A (fr) |
| SK (1) | SK9072002A3 (fr) |
| WO (1) | WO2001047940A1 (fr) |
Families Citing this family (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US7229495B2 (en) | 2002-12-23 | 2007-06-12 | Siltron Inc. | Silicon wafer and method for producing silicon single crystal |
| KR101126851B1 (ko) * | 2008-08-27 | 2012-03-23 | 삼성메디슨 주식회사 | 적응적 컬러 도플러 수행 방법 및 그를 위한 초음파 진단 시스템 |
Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4432973A (en) * | 1980-10-29 | 1984-02-21 | Societe De Recherches Industrielles (S.O.R.I.) | Benzoyl- and α-hydroxybenzyl-phenyl-glycosides and application thereof in therapeutics |
| EP0346943A1 (fr) * | 1986-03-17 | 1989-12-20 | Eisai Co., Ltd. | Dérivés de diphénylméthane composition pharmaceutique et utilisation |
-
1999
- 1999-12-23 FR FR9916389A patent/FR2802930B1/fr not_active Expired - Fee Related
-
2000
- 2000-12-06 KR KR1020027007993A patent/KR20020071000A/ko not_active Withdrawn
- 2000-12-06 RU RU2002116676/04A patent/RU2002116676A/ru unknown
- 2000-12-06 MX MXPA02006339A patent/MXPA02006339A/es unknown
- 2000-12-06 AU AU25235/01A patent/AU2523501A/en not_active Abandoned
- 2000-12-06 SK SK907-2002A patent/SK9072002A3/sk unknown
- 2000-12-06 PL PL00355885A patent/PL355885A1/xx not_active Application Discontinuation
- 2000-12-06 IL IL15023700A patent/IL150237A0/xx unknown
- 2000-12-06 CA CA002395561A patent/CA2395561A1/fr not_active Abandoned
- 2000-12-06 CZ CZ20022200A patent/CZ20022200A3/cs unknown
- 2000-12-06 EP EP00988884A patent/EP1240176A1/fr not_active Withdrawn
- 2000-12-06 JP JP2001549410A patent/JP2003519157A/ja active Pending
- 2000-12-06 US US10/168,251 patent/US20030100515A1/en not_active Abandoned
- 2000-12-06 WO PCT/FR2000/003419 patent/WO2001047940A1/fr not_active Ceased
- 2000-12-06 NZ NZ519719A patent/NZ519719A/en unknown
- 2000-12-06 BR BR0016533-6A patent/BR0016533A/pt not_active Application Discontinuation
-
2002
- 2002-06-21 NO NO20023003A patent/NO20023003L/no not_active Application Discontinuation
Patent Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US4432973A (en) * | 1980-10-29 | 1984-02-21 | Societe De Recherches Industrielles (S.O.R.I.) | Benzoyl- and α-hydroxybenzyl-phenyl-glycosides and application thereof in therapeutics |
| EP0346943A1 (fr) * | 1986-03-17 | 1989-12-20 | Eisai Co., Ltd. | Dérivés de diphénylméthane composition pharmaceutique et utilisation |
Non-Patent Citations (1)
| Title |
|---|
| F BELLAMY ET AL: "Glycosylated Derivatives of Benzophenone, Benzhydrol, and Benzhydril as Potential Venous Antithrombotic Agents", JOURNAL OF MEDICINAL CHEMISTRY,US,AMERICAN CHEMICAL SOCIETY. WASHINGTON, vol. 36, no. 7, 2 April 1993 (1993-04-02), pages 898 - 903, XP002111914, ISSN: 0022-2623 * |
Also Published As
| Publication number | Publication date |
|---|---|
| MXPA02006339A (es) | 2002-12-13 |
| AU2523501A (en) | 2001-07-09 |
| FR2802930B1 (fr) | 2003-10-10 |
| NZ519719A (en) | 2005-04-29 |
| WO2001047940A1 (fr) | 2001-07-05 |
| KR20020071000A (ko) | 2002-09-11 |
| US20030100515A1 (en) | 2003-05-29 |
| SK9072002A3 (en) | 2002-12-03 |
| CA2395561A1 (fr) | 2001-07-05 |
| EP1240176A1 (fr) | 2002-09-18 |
| BR0016533A (pt) | 2002-09-24 |
| RU2002116676A (ru) | 2004-01-10 |
| NO20023003D0 (no) | 2002-06-21 |
| CZ20022200A3 (cs) | 2002-10-16 |
| IL150237A0 (en) | 2002-12-01 |
| PL355885A1 (en) | 2004-05-31 |
| NO20023003L (no) | 2002-06-21 |
| JP2003519157A (ja) | 2003-06-17 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| EP0051023B1 (fr) | Nouveaux composés appartenant à la famille des benzoyl- et alpha-hydroxybenzyl-phényl-osides, leur procédé de préparation et leur application en thérapeutique | |
| EP0290321B1 (fr) | Nouveaux beta-D-phényl-thioxylosides, leur procédé de préparation et leur application en thérapeutique | |
| EP0133103B1 (fr) | Benzyl-phényl-osides, procédé de préparation et utilisation | |
| CA1095520A (fr) | Procede de preparation de nouveaux derives de 20,21- dinoreburnamenine | |
| CN1230194A (zh) | 3-取代-d-高-1,3,5(10)-雌三烯衍生物 | |
| EP1090017B1 (fr) | Nouveaux composes derives de alpha-d-xylose, preparation et utilisation en therapeutique | |
| EP1240176A1 (fr) | Benzophenone glycopyranosides, preparation et utilisation en therapeutique | |
| EP1240177B1 (fr) | Benzophenone alpha-d-glycopyranosides, preparation et utilisation en therapeutique | |
| EP1252171B1 (fr) | Procede pour la preparation de derives fonctionnalises de beta-(1,3)-glucanes | |
| WO2001036437A1 (fr) | DERIVES DE β-D-5-THIOXYLOSE, PROCEDE DE PREPARATION ET UTILISATION EN THERAPEUTIQUE | |
| US20030139349A1 (en) | Benzophenone alpha-d-glycopyranosides, preparation and therapeutic use | |
| FR2860234A1 (fr) | Nouveaux derives 666 du thioxylose | |
| FR2826367A1 (fr) | Nouveaux derives de [4-(4-cyanobenzoyl)phenyl] glycopyranoside, utilisation en tant que medicamment, procede d'obtention et compositions pharmaceutiques les contenant | |
| JPH1121243A (ja) | 医薬組成物 | |
| FR2826368A1 (fr) | Nouveaux derives de [4-(4-cyanobenzoyl)phenyl] glycofuranoside, utilisation en tant que medicamment, procede d'obtention et compositions pharmaceutiques les contenant | |
| FR3168219A1 (fr) | Nouveaux composés polyméthoxyflavonoides substitués en position 5, procédés pour leur préparation et compositions les contenant | |
| EP2376511B1 (fr) | Derives bicycliques de morphine-6-glucuronide, leur preparation et leur application en therapeutique | |
| JPH06100453A (ja) | 血糖上昇抑制剤 | |
| LU85864A1 (fr) | Nouveaux derives du bornane,leur preparation et compositions therapeutiques en contenant | |
| BE860497A (fr) | Esters d'acides 4-alkylaminobenzoiques, leur preparation et leurs utilisations therapeutiques |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| TP | Transmission of property | ||
| ST | Notification of lapse |