JP2004135657A - ヒトa3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物 - Google Patents
ヒトa3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物 Download PDFInfo
- Publication number
- JP2004135657A JP2004135657A JP2003208251A JP2003208251A JP2004135657A JP 2004135657 A JP2004135657 A JP 2004135657A JP 2003208251 A JP2003208251 A JP 2003208251A JP 2003208251 A JP2003208251 A JP 2003208251A JP 2004135657 A JP2004135657 A JP 2004135657A
- Authority
- JP
- Japan
- Prior art keywords
- human
- adenosine receptor
- human mammal
- dna
- plasmid
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
Images













Landscapes
- Measuring Or Testing Involving Enzymes Or Micro-Organisms (AREA)
- Micro-Organisms Or Cultivation Processes Thereof (AREA)
Abstract
【課題】ヒトA3アデノシン受容体に特異的に作用する物質の薬理評価を行なうことのできる非ヒト哺乳動物を提供する。
【解決手段】ヒトA3アデノシン受容体をコードするDNAをゲノム中に有し、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物。該非ヒト哺乳動物および、該非ヒト哺乳動物に由来する細胞は、従来の非ヒト哺乳動物では薬理評価ができなかった、ヒトA3アデノシン受容体に特異的に作用する物質の薬理評価に有用である。
【選択図】 なし
【解決手段】ヒトA3アデノシン受容体をコードするDNAをゲノム中に有し、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物。該非ヒト哺乳動物および、該非ヒト哺乳動物に由来する細胞は、従来の非ヒト哺乳動物では薬理評価ができなかった、ヒトA3アデノシン受容体に特異的に作用する物質の薬理評価に有用である。
【選択図】 なし
Description
【0001】
【発明の属する技術分野】
本発明は、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物に関する。本発明はまた、上記トランスジェニック非ヒト哺乳動物の作製方法、該トランスジェニック非ヒト哺乳動物を利用した試験物質の薬理評価方法、ならびに該トランスジェニック非ヒト哺乳動物の作製に使用するターゲットベクターに関する。
【0002】
【従来の技術】
A3アデノシン受容体は、アデノシン受容体のサブタイプとして発見された受容体である(非特許文献1、2および3参照)。A3アデノシン受容体のアゴニスト又は拮抗薬のアッセイ系が構築され(特許文献1参照)、多くの化合物が探索されてきた。その結果、多くのA3アデノシン受容体アンタゴニストが既に取得されている(特許文献1、2、3、4、5、6、7、8、9、10、11、12、13、14、15、16および17参照)。
【0003】
しかし、マウスやラットなど薬理評価に用いられるモデル動物のA3アデノシン受容体に対してもヒトA3アデノシン受容体と同等に強い拮抗作用を有する化合物が見出されていないため、A3アデノシン受容体の種差による薬物反応性の違いを克服し、ヒト疾患モデルでその有効性を適切に評価することができていない。すなわち、取得された医薬開発候補化合物の疾患に対する薬効および副作用の実質的な評価ができないことがA3アデノシン受容体拮抗剤の開発を行う上で大きな障害となっている。
【0004】
このような種差の問題を解決する一つの手段として、ヒトの遺伝子を動物で発現させる等の、モデル動物のヒト化が注目されている。ヒトの遺伝子を動物に発現させることは、トランスジェニックの技術を用いて行うことが可能である。例えば、ヒトアドレナリンβ2受容体を発現するトランスジェニックマウス(非特許文献4参照)やヒトブラジキニンB2受容体を発現するトランスジェニックマウス(非特許文献5参照)等が報告されている。これらの動物では、ヒトの遺伝子とともに、元からあるトランスジェニック動物の対応する遺伝子(オーソログ遺伝子)も発現している。これに対し、ポジティブ選択とネガティブ選択を組み合わせた方法を用いて、ヒト遺伝子をそれに対応する非ヒト哺乳動物のオーソログ遺伝子の位置に導入するノックインと呼ばれる遺伝子改変により、自己のオーソログ遺伝子の代わりに導入したヒト遺伝子を発現する動物を作製することができる(特許文献18ならびに特許文献6、7および8参照)。しかしながら、ヒトA3アデノシン受容体遺伝子を発現するトランスジェニック非ヒト動物は、報告されていない。
【0005】
【特許文献1】
英国特許出願公開第2264948号明細書
【0006】
【特許文献2】
国際公開第98/15555号パンフレット
【0007】
【特許文献3】
国際公開第00/64894号パンフレット
【0008】
【特許文献4】
国際公開第00/02861号パンフレット
【0009】
【特許文献5】
国際公開第00/10391号パンフレット
【0010】
【特許文献6】
国際公開第00/15231号パンフレット
【0011】
【特許文献7】
国際公開第99/65912号パンフレット
【0012】
【特許文献8】
国際公開第99/64418号パンフレット
【0013】
【特許文献9】
国際公開第99/51606号パンフレット
【0014】
【特許文献10】
国際公開第97/33879号パンフレット
【0015】
【特許文献11】
国際公開第97/27177号パンフレット
【0016】
【特許文献12】
特開平11−193281号公報
【0017】
【特許文献13】
特開平9−291089号公報
【0018】
【特許文献14】
米国特許第5441883号明細書
【0019】
【特許文献15】
米国特許第5646156号明細書
【0020】
【特許文献16】
米国特許第5573772
【0021】
【特許文献17】
英国特許出願公開第2320430号明細書
【0022】
【特許文献18】
国際公開第99/18191号パンフレット
【0023】
【非特許文献1】
フェブス・レターズ(FEBS Letters),(オランダ),1991年,第284巻、第2号,p.155−160
【0024】
【非特許文献2】
プロシーディングズ・オブ・ザ・ナショナル・アカデミー・オブ・サイエンシズ・オブ・ザ・ユナイテッド・ステーツ・オブ・アメリカ(Proceedings of theNational Academy of Sciences of the United States of America),(米国),1992年,第89巻,第16号,p.7432−7436
【0025】
【非特許文献3】
プロシーディングズ・オブ・ザ・ナショナル・アカデミー・オブ・サイエンシズ・オブ・ザ・ユナイテッド・ステーツ・オブ・アメリカ(Proceedings of theNational Academy of Sciences of the United States of America),(米国),1993年,第90巻,第21号,p.10365−10369
【0026】
【非特許文献4】
ヨーロピアン・ジャーナル・オブ・バイオケミストリー(European Journal of Biochemistry),(ドイツ),1996年,第241巻,第2号,p.417−424
【0027】
【非特許文献5】
ハイパーテンション(Hypertension),(米国),1997年,第29巻,第1号,p.488−493
【0028】
【非特許文献6】
ザ・ジャーナル・オブ・バイオロジカル・ケミストリー(The Journal of Biological Chemistry),(米国),1997年,第272巻,第29号,p.17972−17980
【0029】
【非特許文献7】
ヒューマン・モレキュラー・ジェネティクス(Human Molecular Genetics),(イギリス),1997年,第6巻,第7号,p.1153−1162
【0030】
【非特許文献8】
セル(Cell),(米国),1996年,第87巻,第4号,p.687−696
【0031】
【発明が解決しようとする課題】
ヒトA3アデノシン受容体に特異的に作用する物質の薬理評価を行なうことのできる非ヒト哺乳動物が求められている。
【0032】
【課題を解決するための手段】
本発明は、以下の(1)〜(28)を提供する。
(1)ヒトA3アデノシン受容体をコードするDNAをゲノム中に有し、該受容体を発現するトランスジェニック非ヒト哺乳動物。
(2)両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されている、(1)に記載のトランスジェニック非ヒト哺乳動物。
(3)非ヒト哺乳動物が、マウス、ラット、モルモット、ハムスター、ウサギ、ネコ、イヌ、ヒツジ、ブタ、ヤギ、ウシおよびサルからなる群から選ばれる非ヒト哺乳動物である、(1)または(2)に記載のトランスジェニック非ヒト哺乳動物。
(4)以下の(a)〜(d)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを非ヒト哺乳動物の受精卵に導入する工程
(c)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(d)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(5)以下の(a)〜(e)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを非ヒト哺乳動物の胚性幹細胞に導入する工程
(c)該胚性幹細胞を非ヒト哺乳動物の受精卵に導入する工程
(d)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAを有するゲノム中に個体を選択する工程
【0033】
(6)以下の(a)〜(e)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを精子に取り込ませる工程
(c)該精子により非ヒト哺乳動物の未受精卵を受精させる工程
(d)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(7)以下の(a)〜(f)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むレトロウイルスベクターを構築する工程
(b)該レトロウイルスベクターを用いて組換えレトロウイルスを作製する工程
(c)該組換えレトロウイルスを非ヒト哺乳動物の未受精卵に感染させる工程
(d)該未受精卵を体外受精させる工程
(e)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(f)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(8)以下の(a)〜(h)の工程を含む(2)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクターを構築する工程
(b)該ターゲットベクターを非ヒト哺乳動物の胚性幹細胞に導入する工程
(c)ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する胚性幹細胞を選択する工程
(d)選択した胚性幹細胞を受精卵に導入する工程
(e)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程(f)該非ヒト哺乳動物を飼育し、産まれた仔から、生殖系列キメラを選択する工程
(g)該生殖系列キメラを交配させ、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する個体を選択する工程
(h)(g)で得られた個体同士を交配させ、産まれた仔から、両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されたホモ接合体を選択する工程
(9)以下の(a)〜(e)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)構築した発現ベクターを非ヒト哺乳動物の細胞に導入する工程
(c)(b)で得られた細胞の核を脱核した非ヒト哺乳動物の未受精卵に導入し、発生を開始させる工程
(d)発生を開始した該未受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(10)以下の(a)〜(g)の工程を含む(2)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクターを構築する工程
(b)構築したターゲットベクターを非ヒト哺乳動物の細胞に導入する工程
(c)ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する細胞を選択する工程
(d)選択した細胞の核を脱核した非ヒト哺乳動物の未受精卵に導入し、発生を開始させる工程
(e)発生を開始した該未受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(f)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する個体を選択する工程
(g)(f)で得られた個体同士を交配させ、産まれた仔から、両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されているホモ接合体を選択する工程
【0034】
(11)(1)または(2)に記載のトランスジェニック非ヒト哺乳動物に由来する細胞。
(12)細胞が、卵、精子または胚性幹細胞である(11)に記載の細胞。
(13)(11)または(12)に記載の細胞に、さらに外来の遺伝子を導入することを特徴とする、トランスジェニック非ヒト哺乳動物の作製方法。
(14)(13)に記載の方法で作製されるトランスジェニック非ヒト哺乳動物。
(15)(11)または(12)に記載の細胞に、さらに外来の遺伝子を導入して特定の遺伝子を欠損させることを特徴とする、ノックアウト非ヒト哺乳動物の作製方法。
(16)(15)に記載の方法で作製されるノックアウト非ヒト哺乳動物。
(17)(1)または(2)に記載のトランスジェニック非ヒト哺乳動物と同種他系統の病態モデル動物とを交配させることを特徴とする、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物の作製方法。
(18)(17)に記載の方法により作製される、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物。
(19)(1)または(2)に記載のトランスジェニック非ヒト哺乳動物に、疾患を誘発させることを特徴とする、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物の作製方法。
(20)(19)に記載の方法により作製される、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物。
【0035】
(21)以下の(a)および(b)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)(1)、(2)、(14)、(16)、(18)または(20)のいずれか1項に記載の非ヒト哺乳動物に試験物質を投与して薬理効果を調べる工程
(b)該非ヒト哺乳動物に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該非ヒト哺乳動物に与えた薬理効果を調べる工程
(22)以下(a)および(b)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)(11)に記載の細胞に試験物質を投与して薬理効果を調べる工程
(b)該細胞に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該細胞に与えた薬理効果を調べる工程
(23)以下の(a)〜(c)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)(12)に記載の胚性幹細胞を分化誘導し、分化した細胞を取得する工程(b)(a)で得られた分化した細胞に試験物質を投与して薬理効果を調べる工程
(c)(a)で得られた分化した細胞に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該細胞に与えた薬理効果を調べる工程
(24)試験物質が、ヒトA3アデノシン受容体に対するアゴニストまたはアンタゴニストである、(21)〜(23)のいずれか1項に記載の薬理評価方法。
(25)ヒトA3アデノシン受容体に対するアゴニストが、ヒトA3アデノシン受容体に対するアゴニスト活性が非ヒト哺乳動物のA3アデノシン受容体に対するアゴニスト活性の10倍以上であるヒト選択的なアゴニストである(24)に記載の薬理評価方法。
(26)ヒトA3アデノシン受容体に対するアンタゴニストが、ヒトA3アデノシン受容体に対するアンタゴニスト活性が非ヒト哺乳動物のA3アデノシン受容体に対するアンタゴニスト活性の10倍以上であるヒト選択的なアンタゴニストである(24)に記載の薬理評価方法。
(27)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクター。
(28)配列番号11に示される塩基配列の1〜637番目の配列の連続する500塩基以上の配列からなるDNAおよび配列番号11に示される塩基配列の3735〜5270番目の配列の連続する500塩基以上の配列からなるDNAを含む(27)に記載のターゲットベクター。
【0036】
【発明の実施の形態】
本発明のトランスジェニック非ヒト哺乳動物は、ヒトA3アデノシン受容体を発現しており、ヒトA3アデノシン受容体に選択的に作用する薬物を評価するために用いることができる。
非ヒト哺乳動物としては、マウス、ラット、モルモット、ハムスター、ウサギ、イヌ、ネコ、ヒツジ、ブタ、ヤギ、ウシまたはサルなどがあげられ、好ましくはマウス、ラット、ウサギ、サルなどがあげられる。
【0037】
以下、本発明のトランスジェニック非ヒト哺乳動物の作出方法と利用方法について詳細に説明する。
本発明の、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物は、1)目的とする遺伝子を動物個体に導入するトランスジェニック動物の作製方法、2)標的遺伝子と目的とする導入遺伝子とを入れ換えた遺伝子置換動物の作製方法、3)目的とした遺伝子改変を施した細胞の核を用いたクローン個体の作製方法等を用いることにより、作製することができる。以下にそれぞれ具体的に説明する。
【0038】
1.目的とする遺伝子を動物個体に導入するトランスジェニック動物の作製方法を用いた、本発明のトランスジェニック非ヒト哺乳動物の作製
(1)ヒトA3アデノシン受容体をコードするDNAの取得
ヒトA3アデノシン受容体をコードするDNAとしては、ヒトA3アデノシン受容体をコードするcDNAおよびゲノムDNAをあげることができる。ゲノムDNAはイントロンを含んでいてもよい。また、コード領域のコドンは、cDNAおよびゲノムDNAにおけるコドンに限られるものでなく、ヒトA3アデノシン受容体のアミノ酸配列をコードするコドンであれば、いかなるコドンの組み合わせでもよい。ヒトA3アデノシン受容体をコードするDNAの例としては、配列番号14に示す塩基配列からなるヒトA3アデノシン受容体のcDNAをあげることができる。
【0039】
塩基配列データベースより、ヒトA3アデノシン受容体cDNAの配列、またはヒトA3アデノシン受容体遺伝子のゲノム配列を検索し、その塩基配列情報を取得する。塩基配列データベースから取得できるヒトA3アデノシン受容体遺伝子のゲノム配列としては、例えば、GenBank登録番号L77729、L77730およびAH003597で登録されている塩基配列、ヒトA3アデノシン受容体cDNAの配列としては、例えば、GenBank登録番号L20463、L22607およびNM_000677で登録されている塩基配列をあげることができる。
【0040】
得られたヒトA3アデノシン受容体をコードするDNAの塩基配列情報に基づいて、ヒトA3アデノシン受容体をコードする領域を含むcDNAの配列またはゲノム配列の領域を適当に選択し、この領域の5’端20〜40bpの配列を3’端に含むDNAおよび、この領域の3’端20〜40bpの配列と相補的な配列を3’端に含むDNAを作製する。これらのDNAをプライマーとして用い、ヒトcDNAを鋳型としたPCRにより、ヒトA3アデノシン受容体をコードするcDNAを、ヒトゲノムDNAを鋳型としたPCRにより、ヒトA3アデノシン受容体をコードするゲノムDNAを単離することができる。
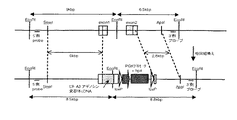
【0041】
ヒトcDNAは、ヒトの組織または細胞から調製したRNAから作製できる。組織または細胞から全RNAを調製する方法としては、チオシアン酸グアニジン−トリフルオロ酢酸セシウム法(Methods in Enzymology,154, 3, 1987)、酸性チオシアン酸グアニジン・フェノール・クロロホルム法(Analytical Biochemistry, 162, 156, 1987; 実験医学, 9, 1937, 1991)などがあげられる。また、アブソリュートリーRNA RT−PCRミニプレップ・キット(Absolutely RNA RT−PCR Miniprep Kit、ストラタジーン社製)、RNイージー・ミニ・キット(RNeasy MIni Kit、キアゲン社製)等のキットを用いることによっても調製することができる。全RNAからポリ(A)+ RNAとしてmRNAを調製する方法としては、オリゴ(dT)固定化セルロースカラム法〔Molecular Cloning: A Laboratory Manual, 3rd Edition, Cold Spring Harbor Laboratory Press, 2001(以下、モレキュラー・クローニング第3版と略す)〕等があげられる。さらに、ファーストトラック2.0mRNA分離キット(FastTrack 2.0 mRNA Isolation Kit、インビトロジェン社製)、クィックプレップmRNA精製キット(QuickPrep mRNA Purification Kit、アマシャム・バイオサイエンス社製)等のキットを用いることによりヒト組織や細胞からmRNAを調製することができる。全RNAまたはmRNAからcDNAを合成する方法としてはモレキュラー・クローニング第3版、Current Protocols in Molecular Biology, JohnWiley & Sons, 1987−2001(以下、カレント・プロトコールズ・イン・モレキュラー・バイオロジーと略す)等に記載された方法、あるいは市販のキット、例えばRT−PCR用スーパースクリプト第一鎖合成システム(SUPERSCRIPT First−StrandSynthesis System for RT−PCR、インビトロジェン社製)、プロスター第一鎖RT−PCRキット(ProSTAR First Strand RT−PCR Kit、ストラタジーン社製)、PCR−セレクトcDNAサブトラクション・キット(PCR−Select cDNA Subtraction Kit、クロンテック社製)を用いる方法などがあげられる。クロンテック社等から市販されているヒトの各種組織のcDNAを用いることもできる。このようにして得られたヒトA3アデノシン受容体をコードするDNAの例として、配列番号14に示す塩基配列を有するDNAをあげることができる。
【0042】
ヒトゲノムDNAは、ヒトの組織または細胞から、モレキュラー・クローニング第3版に記載の方法により調製することができる。または、イージーDNAキット(Easy−DNA Kit、インビトロジェン社製)、DNA抽出キット(DNA Extraction Kit、ストラタジーン社製)等のキットを用いることにより、調製できる。クロンテック社等から市販されているヒトのゲノムDNAを用いることもできる。
【0043】
(2)ヒトA3アデノシン受容体をコードするDNAを含む導入遺伝子の作製
(1)で得られたヒトA3アデノシン受容体をコードするDNAを非ヒト哺乳動物に導入する際には、適当なプロモーターの下流に該DNAを連結した発現ベクターを導入遺伝子として用いるのが好ましい。
【0044】
発現ベクターに用いられるプロモーターとしては、ヒトA3アデノシン受容体をコードするDNAを導入する非ヒト哺乳動物の細胞内で転写を開始できるプロモーターであればいずれも用いることができる。たとえばウイルス(サイトメガロウイルス、モロニー白血病ウイルス、JCウイルス、乳癌ウイルス、シミアンウイルス、レトロウイルスなど)由来遺伝子のプロモーター、各種哺乳動物(ヒト、ウサギ、イヌ、ネコ、モルモット、ハムスター、ラット、マウスなど)および鳥類(ニワトリなど)由来遺伝子〔例えば、アルブミン、インスリンII、エリスロポエチン、エンドセリン、オステオカルシン、筋クレアチンキナーゼ、血小板由来成長因子β、ケラチンK1、K10およびK14、コラーゲンI型およびII型、心房ナトリウム利尿性因子、ドーパミンβ−水酸化酵素、内皮レセプターチロシンキナーゼ(Tie2)、ナトリウムカリウムアデノシン3リン酸化酵素(Na,K−ATPase)、ニューロフィラメント軽鎖、メタロチオネインIおよびIIA、メタロプロテイナーゼ1組織インヒビター(TIMP1)、MHCクラスI抗原(H−2L)、平滑筋αアクチン、ポリペプチド鎖延長因子1α(EF−1α)、βアクチン、αおよびβミオシン重鎖、ミオシン軽鎖1および2、ミエリン塩基性タンパク、血清アミロイドPコンポーネント、ミオグロビン、レニン、ホスホグリセリン酸キナーゼ(PGK)等の解糖系酵素、ヒートショック蛋白質などの遺伝子〕のプロモーター、上記遺伝子のエンハンサー配列やプロモーター配列を融合させたプロモーター〔例えば、シミアンウイルス40(SV40)の初期遺伝子のプロモーターとヒトT細胞白血病ウイルス1のロング・ターミナル・リピートの一部の配列からなるSRαプロモーター、サイトメガロウイルスの前初期(IE)遺伝子エンハンサーとニワトリβ−アクチンプロモーターからなるCAGプロモーターなど〕などがあげられるが、A3アデノシン受容体遺伝子のプロモーターを用いることが好ましく、特にヒトA3アデノシン受容体遺伝子のプロモーターを用いることが好ましい。組織特異的な発現を示す遺伝子のプロモーターを使用することにより、該受容体をコードするDNAを導入したトランスジェニック非ヒト哺乳動物の特定の組織に発現させることも可能である。また、Cre−loxP系との組合せにより、以下のようにして導入した外来遺伝子の発現時期や発現量等を制御することも可能である。
【0045】
発現ベクター中のヒトA3アデノシン受容体をコードするDNAを2つのloxP配列の間に挿入し、該発現ベクターを用いて(3)に後述する方法でトランスジェニック非ヒト哺乳動物を作製する。該トランスジェニック非ヒト哺乳動物に、アデノウイルスベクターを利用してCreリコンビナーゼを発現させれば、Creリコンビナーゼ発現用のアデノウイルスを感染させた部位または時期に特異的にヒトA3アデノシン受容体をコードするDNAが欠失し、ヒトA3アデノシン受容体の発現を抑制することができる。また、(3)に後述する方法でヒトA3アデノシン受容体の発現ベクターに加えて、例えば組織特異的な発現を示すプロモーターを利用したCreリコンビナーゼ発現ベクターを導入してトランスジェニック非ヒト哺乳動物を作製することにより、Creリコンビナーゼが発現する組織でのみ、ヒトA3アデノシン受容体の発現が抑制されたトランスジェニック非ヒト哺乳動物を作製することができる。
【0046】
発現ベクターは、ヒトA3アデノシン受容体をコードするDNAの下流に、mRNAの3’末端のポリアデニル化に必要なポリアデニル化シグナルを有していることが好ましい。ポリアデニル化シグナルとしては、上記のウィルス由来、各種哺乳動物および鳥類由来の各遺伝子に含まれるポリアデニル化シグナル、例えば、SV40の後期遺伝子または初期遺伝子、ウサギβグロビン遺伝子、ウシ成長ホルモン遺伝子、ヒトA3アデノシン受容体遺伝子等のポリアデニル化シグナルをあげることができる。その他ヒトA3アデノシン受容体をさらに高発現させるために、各遺伝子のスプライシングシグナル、エンハンサー領域、イントロンの一部をプロモーター領域の5’上流、プロモーター領域と翻訳領域間あるいは翻訳領域の3’下流に連結してもよい。以下、プロモーター、ヒトA3アデノシン受容体をコードするDNAおよびポリアデニル化シグナルからなるDNA構築物をヒトA3アデノシン受容体発現ユニットと呼ぶ。
【0047】
さらに発現ベクターには、大腸菌(Escherichia coli、以下E. coliと略す)を用いてベクターを調製するため、E. coliで複製可能な複製開始点およびE. coliの形質転換体の選択マーカーとなる内因性プロモーターを含む薬剤耐性遺伝子が必要である。薬剤耐性遺伝子としては、E. coli由来のアンピシリン耐性遺伝子(β−ラクタマーゼ遺伝子)、テトラサイクリン耐性遺伝子、カナマイシン耐性遺伝子等があげられる。E. coliでの複製可能な複製開始点としては、pBR322の複製開始点、colE1の複製開始点等があげられる。
【0048】
レトロウイルスを遺伝子の導入に用いる場合は、レトロウイルスベクターにヒトA3アデノシン受容体発現ユニットを挿入した組換えレトロウイルスベクターを作製する。該組換えレトロウイルスベクターを、適切なパッケージング細胞に導入することにより、組換えレトロウイルスを生産させることができる。得られた組換えレトロウイルスを受精卵等に感染させることにより、組換えレトロウイルスベクターを導入することができる。パッケージング細胞への組換えレトロウイルスベクターの導入には、公知の遺伝子導入の手法(例えば、リン酸カルシウム法、電気パルス法、リポフェクション法、凝集法、マイクロインジェクション法、パーティクルガン法、DEAE−デキストラン法等)を用いることができる。
【0049】
(3)受精卵等への発現ベクターの導入とトランスジェニック非ヒト動物の選択本発明のトランスジェニック非ヒト哺乳動物は、(2)で作製したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を対象となる非ヒト哺乳動物に導入することによって作製できる。具体的には、該遺伝子を対象となる非ヒト哺乳動物の受精卵、胚性幹細胞(以下、ES細胞と略す)、精子または未受精卵へ導入し、これらの細胞を用いて発生させた個体から、ヒトA3アデノシン受容体をコードするDNAを含む遺伝子が胚芽細胞を含むすべての細胞の染色体上に組み込まれた個体を選択することにより、本発明のトランスジェニック非ヒト哺乳動物を作出できる。作出したトランスジェニック非ヒト哺乳動物の胚芽細胞において該導入遺伝子が存在することは、作出動物の子孫がその胚芽細胞および体細胞の全てに該導入遺伝子を有することで確認することができる。個体の選択は、個体を構成する組織、例えば、血液組織、上皮組織、結合組織、軟骨組織、骨組織、筋組織、口腔内組織または骨格系組織の一部から調製したゲノムDNA上に該導入遺伝子が存在することをDNAレベルで確認することによって行われる。このようにして選択された個体は通常、相同染色体の片方に導入遺伝子を有するヘテロ接合体なので、ヘテロ接合体の個体同士を交配することにより、子孫の中から導入遺伝子を相同染色体の両方に持つホモ接合体動物を取得することができる。このホモ接合体の雌雄の動物を交配することにより、すべての子孫が該遺伝子を安定に保持するホモ接合体となるので、通常の飼育環境で、本発明のトランスジェニック非ヒト哺乳動物を繁殖継代することができる。
【0050】
(i)受精卵への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製
受精卵への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製は、Manipulating the Mouse Embryo A Laboratory Manual, Second Edition, Cold Spring Harbor Laboratory Press (1994)(以下、マニピュレーティング・マウス・エンブリオ第2版と略す)、Gene Targeting, A Practical Approach, IRL Press at Oxford University Press (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製,羊土社 (1995)、発生工学実験マニュアル, トランスジェニック・マウスの作り方, 講談社 (1987)等に記載された方法により行うことができる。
【0051】
ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入する受精卵は、同種の雄非ヒト哺乳動物と雌非ヒト哺乳動物を交配させることによって得られる。例えば、雄マウスと雌マウス、好ましくは近交系の雄マウスと雌マウスを交配することによりマウスの受精卵が得られ、雄ラットと雌ラット、好ましくはWistar系統の雄ラットとWistar系統の雌ラットを交配することによりラットの受精卵が得られる。受精卵は自然交配によっても得られるが、雌非ヒト哺乳動物の性周期を人工的に調節した後、雄非ヒト哺乳動物と交配させる方法が好ましい。雌非ヒト哺乳動物の性周期を人工的に調節する方法としては、例えば初めに卵胞刺激ホルモン、次いで黄体形成ホルモンを例えば腹腔注射などにより投与する方法が好ましいが、好ましいホルモンの投与量、投与間隔は非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物がマウスの場合は、雌マウスに卵胞刺激ホルモン投与後、約48時間後に黄体形成ホルモンを投与し、雄マウスと交配させることにより受精卵を得る方法が好ましく、卵胞刺激ホルモンの投与量は2〜20 IU/個体、好ましくは約5IU/個体、黄体形成ホルモンの投与量は0〜10 IU/個体、好ましくは約5IU/個体である。非ヒト哺乳動物がラットの場合は、雌ラットに卵胞刺激ホルモン投与後、約48時間後に黄体形成ホルモンを投与し、雄ラットと交配させることにより受精卵を得る方法が好ましく、卵胞刺激ホルモンの投与量は20〜50 IU/個体、好ましくは約30IU/個体、黄体形成ホルモンの投与量は0〜10 IU/個体、好ましくは約5IU/個体である。また、近交系のマウスやWister系統のラットを用いる場合は、約12時間明期条件(例えば7:00−19:00)で約1週間飼育した8週齢以上のものを用いるのが好ましい。
【0052】
得られた受精卵にマイクロインジェクション法(W. J. Gordonら; Proc. Natl. Acad. Sci. USA, 77, 7380, 1980、J. J. Mullinsら; Nature, 344, 541, 1990、R. E. Hammerら; Nature, 315, 680, 1985、V. G. Purselら; Immunol. Immunopathol., 17, 303, 1987)やレトロウイルスを用いた方法(マニピュレーティング・マウス・エンブリオ第2版)等によりヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入した後、該受精卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって、導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだ染色体DNAを有する非ヒト哺乳動物が得られる。
【0053】
マイクロインジェクション法により遺伝子を導入する場合には、受精後約12〜約24時間の雄性前核が出現している受精卵を用いることが好ましい。マイクロインジェクション法で導入されるヒトA3アデノシン受容体をコードするDNAを含む遺伝子は、環状化状態、直線化状態いずれでも用いることができるが、ヒトA3アデノシン受容体をコードする領域およびプロモーター等の発現調節領域を破壊しない形で直線化し導入することが好ましい。レトロウイルスを用いた方法により遺伝子を導入する場合には、桑実胚以前(一般には、8細胞期以前)の発生段階の受精卵を用いることが好ましい。
【0054】
雌非ヒト哺乳動物へ受精卵を移植する場合には、精管結紮雄非ヒト哺乳動物と交配させることにより、受精能を誘起された偽妊娠雌非ヒト哺乳動物に得られた受精卵を人工的に移植および着床させる方法が好ましい。偽妊娠雌非ヒト哺乳動物は自然交配によっても得られるが、黄体形成ホルモン放出ホルモン(以下、LHRHと略する)あるいはその類縁体を投与後、雄非ヒト哺乳動物と交配させることにより、受精能を誘起された偽妊娠雌非ヒト哺乳動物を得ることもできる。LHRHの類縁体としては、例えば[3,5−ジヨード−Tyr5]−LHRH、[Gln8]−LHRH、[D−Ala6]−LHRH、des−Gly10−[D−His(Bzl)6]−LHRHエチルアミド等があげられる。LHRHあるいはその類縁体の投与量ならびにその投与後に雄非ヒト哺乳動物と交配させる時期は非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物が雌ラットの場合は、通常、LHRHあるいはその類縁体を投与後、約4日目に雄ラットと交配させることが好ましく、LHRHあるいはその類縁体の投与量は、通常、10〜60μg/個体、好ましくは約40μg/個体である。
【0055】
(ii)ES細胞への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製
ES細胞への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製は、マニピュレーティング・マウス・エンブリオ第2版 、Gene Targeting, A PracticalApproach, IRL Press at Oxford University Press (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製,羊土社 (1995)、発生工学実験マニュアル, トランスジェニック・マウスの作り方, 講談社 (1987)等に記載された方法により行うことができる。
【0056】
非ヒト哺乳動物のES細胞にヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入後、得られたES細胞を集合キメラ法または注入キメラ法を用いて、非ヒト哺乳動物の受精卵に取り込ませ、該受精卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだ染色体DNAを有する細胞を部分的に有する非ヒト哺乳キメラ動物が得られる。
【0057】
非ヒト哺乳動物のES細胞は、マウスのES細胞(M. J. Evansら; Nature, 292, 154, 1981 ; G. R. Martin; Proc. Natl. Acad. Sci. USA, 78, 7634, 1981)、ラットのES細胞(P. M. Iannacconeら; Dev. Biol., 163, 288, 1994)ブタのES細胞(M. B. Wheeler; Reprod. Fertil. Dev., 6, 563, 1994)、サルのES細胞(J. A. Thomsonら; Proc. Natl. Acad. Sci. USA, 92, 7844, 1996)の各樹立方法、US5453357またはUS5670372に記載のES細胞の樹立方法に準じて、樹立することができる。マウスのES細胞として、AB2.2〔レキシコン・ジェネティックス(Lexicon Genetics)社製〕等を用いることができる。
【0058】
ES細胞への外来性遺伝子の導入には、公知の遺伝子導入の手法(例えば、リン酸カルシウム法、電気パルス法、リポフェクション法、凝集法、マイクロインジェクション法、パーティクルガン法、DEAE−デキストラン法、ウイルスベクター法等)を用いることができる。導入されるヒトA3アデノシン受容体をコードするDNAを含む遺伝子は、環状化状態、直線化状態いずれでも用いることができるが、ヒトA3アデノシン受容体をコードする領域およびプロモーター等の発現調節領域を破壊しない形で直線化し導入することが好ましい。
【0059】
受精卵は(i)に記載した方法により取得できる。
ES細胞を集合キメラ法を用いて非ヒト哺乳動物の受精卵に取り込ませる場合には、一般に8細胞期以前の発生段階の受精卵を用いることが好ましい。ES細胞を注入キメラ法を用いて非ヒト哺乳動物の受精卵に取り込ませる場合には、一般に8細胞期から胚盤胞の発生段階の受精卵を用いることが好ましい。
【0060】
雌非ヒト哺乳動物へ受精卵を移植する場合には、精管結紮雄非ヒト哺乳動物と交配させることにより、受精能を誘起された偽妊娠雌非ヒト哺乳動物に得られた受精卵を人工的に移植および着床させる方法が好ましく、偽妊娠雌非ヒト哺乳動物は、(i)に記載した方法を用いることで得られる。
ES細胞の非ヒト哺乳動物と受精卵の非ヒト哺乳動物を、同じ種であるが体毛の色等の外見的な表現型が異なる系統にしておけば、非ヒト哺乳キメラ動物である個体、およびキメラ率(ES細胞に由来する細胞、すなわち導入した外来性遺伝子組み込んだ染色体DNAを有する細胞の割合)の高い個体を容易に選択することができる。
【0061】
ヒトA3アデノシンをコードするDNAを含む遺伝子を組み込んだ染色体DNAを有する細胞を部分的に有する非ヒト哺乳キメラ動物のうちキメラ率の高い個体(好ましくは、雄)と非ヒト哺乳動物の個体(好ましくは、雌)を交配する。生まれた仔の組織、例えば、血液組織、上皮組織、結合組織、軟骨組織、骨組織、筋組織、口腔内組織または骨格系組織の一部から調製したゲノムDNA上に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子が存在するかどうかをサザンハイブリダイゼーション、PCR等により調べ、生まれた全ての仔のゲノムDNA上に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子が存在する場合、親の非ヒト哺乳キメラ動物を生殖系列キメラとして選択する。生殖系列キメラと非ヒト哺乳動物の個体を交配することによって、全身の細胞の染色体上に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を有する個体を仔として得ることができる。この個体は通常、相同染色体の片方にのみ、導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を有するヘテロ接合体である。さらにその個体の雄雌どうしを交配することにより相同染色体の双方に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子が入ったホモ接合体のトランスジェニック非ヒト哺乳動物を得ることができる。
【0062】
(iii)精子への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製
精子への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製は、Perryら(Science, 284, 1180, 1999) やWakayamaら(Nature Biotechnology, 16, 639, 1998)によって報告された方法を用いて行なうことができる。
【0063】
非ヒト哺乳動物の精子に(4)で作製したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を取り込ませた後、得られた精子を顕微受精の方法を用いて未受精卵に受精させ、発生を開始した卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって、精子に取り込ませたヒトA3アデノシン受容体をコードするDNAを含む遺伝子を染色体上に組み込んだ非ヒト哺乳動物が得られる。
【0064】
精子に外来性遺伝子を取り込ませる場合には、細胞膜を破壊した精子を、約0.5〜約100ng/mL(好ましくは、5〜10ng/mL)の濃度の外来性遺伝子を含む培地(例えば、CZB培地やNIM培地など)中で数分間(好ましくは、1分間程度)インキュベーションする方法を用いることが好ましい。精子の細胞膜を破壊する方法としては、低濃度(例えば、0.05%)の界面活性剤(例えば、TritonX−100など)で処理する方法、10%の仔ウシ胎児血清(以下、FCSと略す)を含みEDTAを含まない培地(例えば、CZB培地など)中に懸濁した精子を凍結乾燥する方法 、該精子懸濁液を凍結融解する方法のいずれかが好ましい。このような処理をして細胞膜を破壊した精子は、もはや自発的に受精する能力を失っているが、マイクロマニュピレーター等を用いた顕微受精の方法を用いて受精させることで胚の発生を促すことができる。顕微受精を行う場合には、外来性遺伝子を取り込ませた精子の頭部を減数第二分裂中期にある同種の雌非ヒト哺乳動物未受精卵の細胞質に注入する方法が好ましい。
【0065】
(iv)未受精卵への遺伝子導入と体外受精によるトランスジェニック非ヒト哺乳動物の作製
未受精卵への遺伝子導入と体外受精によるトランスジェニック非ヒト哺乳動物の作製は、Chanらによって報告された方法(Proc. Natl. Acad. Sci. USA, 95, 14028, 1998)を用いて行なうことができる。
【0066】
非ヒト哺乳動物(好ましくは、マウス、ラット、ウシなど)の未受精卵に、ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだレトロウイルスを感染させることで該遺伝子を導入し、得られた卵を体外受精の方法を用いて発生を開始させ、発生を開始した受精卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって、導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を染色体上に組み込んだ非ヒト哺乳動物が得られる。
【0067】
ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだレトロウイルスは、マニピュレーティング・マウス・エンブリオ第2版等に記載の方法により調製できる。組換えレトロウイルスを未受精卵に感染させる場合には、透明帯を除いた未受精卵を用いることが好ましい。未受精卵の透明帯を除去する方法としては、マイクロマニュピレーター等を用いて物理的に膜を除く方法、化学物質(例えば、酸性タイロードなど)を用いて化学的に膜を溶解して除く方法のいずれかが好ましい。
【0068】
2.標的遺伝子と目的とする導入遺伝子とを入れ換えた遺伝子置換動物の作製方法を用いた、本発明のトランスジェニック非ヒト哺乳動物の作製
(1)ヒトA3アデノシン受容体をコードするDNAの取得
1.(1)に記載の方法で、ヒトA3アデノシン受容体をコードするDNAの取得する。後述するように、ヒトA3アデノシン受容体をコードする領域の5’および3’に非ヒト哺乳動物のA3アデノシン受容体遺伝子の非コード領域を付加するために、開始コドンおよび終止コドンの近傍のコード領域中に適当な制限酵素サイトが必要であるため、このような制限酵素サイトがない場合は、PCRのプライマーの配列を、コードするアミノ酸配列は変えずに制限酵素サイトができるようにコドンを選択して設計し、ヒトA3アデノシン受容体のコード領域中の開始コドンおよび終止コドンの近傍に適当な制限酵素サイトができるようにする。
【0069】
(2)非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAの取得
非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAを取得する。該ゲノムDNAには、A3アデノシン受容体をコードする領域およびイントロンの他に、A3アデノシン受容体をコードする領域よりも5’側および3’側の領域も含む必要がある。A3アデノシン受容体をコードする領域よりも5’側および3’側の領域は、500bp以上であり、1kbp以上が好ましく、3kbp以上がより好ましい。
【0070】
A3アデノシン受容体遺伝子を含むゲノムDNAを調製する方法としては、該非ヒト哺乳動物のゲノムDNAライブラリーを作製し、プラークハイブリダイゼーションあるいはコロニーハイブリダイゼーションにより、該遺伝子を含むゲノムDNAクローンを単離する方法があげられる。
ゲノムDNAライブラリーは、該非ヒト哺乳動物の細胞や組織からゲノムDNAを抽出し、制限酵素で部分的に切断した後、適当なベクターに挿入し、ベクターに応じたE. coli等の適当な宿主に導入することにより作製することができる。ゲノムDNAの調製およびゲノムDNAライブラリーは、モレキュラー・クローニング第3版やカレント・プロトコールズ・イン・モレキュラー・バイオロジー等に記載された方法により作製することができる。ベクターとしては、λ EMBL3(ストラタジーン社製)、λ DASH II(ストラタジーン社製)、λ FIX II(ストラタジーン社製)等のλファージベクター、BeloBACII等の細菌人工染色体(BAC)ベクター、pAd10sacBII等のバクテリオファージP1ベクター、pCYPAC1等のP1人工染色体(PAC)ベクター、SuperCos I(ストラタジーン社製)等のコスミドベクター等があげられる。
【0071】
プラークハイブリダイゼーションあるいはコロニーハイブリダイゼーションに用いるプローブとしては、該非ヒト哺乳動物のA3アデノシン受容体のゲノム遺伝子の部分断片、A3アデノシン受容体のcDNAの部分断片を標識したものを用いることができる。これらの部分断片は、該非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列またはcDNAの配列を塩基配列データベースから検索し、この塩基配列に基づいて作製したプライマーを用いたPCRにより取得することができる。
【0072】
プラークハイブリダイゼーション、コロニーハイブリダイゼーションおよびプローブの標識と調製は、モレキュラー・クローニング第3版やカレント・プロトコールズ・イン・モレキュラー・バイオロジー等に記載された方法により行なうことができる。
また、該非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列が塩基配列データベースの検索により得られる場合は、増幅するゲノム配列の領域を適当に選択し、この領域の5’端20〜40bpの配列を3’端に含むDNAおよび、この領域の3’端20〜40bpの配列と相補的な配列を3’端に含むDNAを作製し、このDNAをプライマーとし、該非ヒト哺乳動物のゲノムDNAを鋳型としたPCRにより、該非ヒト哺乳動物の該受容体遺伝子を含むゲノムDNAを単離することができる。
【0073】
また、ゲノムDNAライブラリースクリーニングシステム(Genome Systems社製)やユニバーサル・ゲノムウォーカー・キット(Universal GenomeWalkerTM Kit、クロンテック社製)などのキットを用いることによって、該非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAを単離することもできる。
上記の方法で得られる非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAとして、配列番号10で示される塩基配列を含む、マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAをあげることができる。
【0074】
(3)ヒトA3アデノシン受容体をコードするDNAの両末端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の5’非コード領域および3’非コード領域を付加したDNAの作製
相同組換えに必要な、(1)で調製したヒトA3アデノシン受容体をコードするDNAの該受容体をコードする領域(開始コドン〜終止コドンの領域)の5’端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の開始コドンより5’側の適当な長さの非コード領域を付加し、3’端に該ゲノム配列の終止コドンより3’側の適当な長さの非コード領域を付加したDNAは、以下のようにして取得できる。付加する非コード領域の長さは、3’側、5’側とも500bp以上、より好ましくは1kbp以上、さらに好ましくは3kbp以上が好ましい
【0075】
(a)非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の、開始コドンより5’側にある適当な制限酵素サイトXよりもさらに5’側の非コード領域20〜40bpの配列を有するDNA、(b)ヒトA3アデノシン受容体をコードするDNAの開始コドンから開始コドン近傍の制限酵素サイトAまでの配列と相補的な配列の3’端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の開始コドン直前までの非コード領域20〜40bpの配列と相補的な配列を付加したDNA、(c)ヒトA3アデノシン受容体をコードするDNAの終止コドン近傍の制限酵素サイトBから終止コドンまでの配列の3’端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の終止コドン直後の非コード領域20〜40bpの配列を付加したDNA、(d)非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の、終止コドンより3’側にある適当な制限酵素サイトYよりもさらに3’側の非コード領域20〜40bpの配列と相補的な配列を有するDNAを作製する。(a)と(b)を1組のプライマー、(c)と(d)を1組のプライマーとして、それぞれ(2)で取得した非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAを鋳型としたPCRを行なう。(a)と(b)のプライマーを用いたPCRにより得られたDNAを、ヒトA3アデノシン受容体をコードするDNAの開始コドンの近傍にある制限酵素サイトAおよび5’側非コード領域中の制限酵素サイトXで切断し、(c)と(d)のプライマーを用いたPCRにより得られたDNAを、ヒトA3アデノシン受容体をコードするDNAの終止コドンの近傍にある制限酵素サイトBおよび3’側非コード領域中の制限酵素サイトYで切断する。これらの断片と、(1)で得られたヒトA3アデノシン受容体をコードするDNAを開始コドンおよび終止コドンの近傍にある制限酵素サイトAおよびBで切断した断片、(2)で得られた非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列を5’側非コード領域中の制限酵素サイトXおよびXよりさらに5’側にある適当な制限酵素サイトWで切断した断片、および非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列を3’側非コード領域中の制限酵素サイトYおよびYよりさらに3’側にある適当な制限酵素サイトZで切断した断片とを連結する。
【0076】
(4)ターゲットベクターの作製とES細胞への導入
非ヒト哺乳動物オーソログ遺伝子を相同組換えするためのターゲットベクターは、Gene Targeting, A Practical Approach, IRL Press at Oxford UniversityPress (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製(羊土社)(1995)等に記載の方法にしたがって作製することができる。ターゲットベクターは、リプレースメント型、インサーション型いずれでも用いることができる。ターゲットベクターは、(3)で作製した、ヒトA3アデノシン受容体をコードするDNAの両末端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノム配列の5’非コード領域および3’非コード領域を付加したDNA(以下、相同組換え用DNAとも称する)、相同組換え体の選別に必要な遺伝子、およびE. coliを用いたベクターの調製に必要なE. coliで自律複製可能な複製開始点および薬剤耐性遺伝子を有する。相同組換え体の選別に必要な遺伝子としては、ポジティブ選択(選別に用いた遺伝子を含む組換え体を選別する方法)に用いる、ヒポキサンチンホスホリボシルトランスフェラーゼ(hprt)遺伝子、ネオマイシン耐性遺伝子等の薬剤耐性遺伝子、ネガティブ選択(選別に用いた遺伝子を含まない組換え体を選別する方法)に用いるジフテリアトキシン(DT)遺伝子等をあげることができる。ポジティブ選択に用いる遺伝子は相同組換え用DNAの非コード領域内に挿入し、ネガティブ選択に用いる遺伝子は相同組換え用DNAとは別の位置に挿入する。ポジティブ選択に用いる遺伝子は、該遺伝子の発現に必要なプロモーターに連結してもよいし、プロモーターに連結せず、相同組換えが起きた場合に、ES細胞の染色体上のA3アデノシン受容体遺伝子のプロモーターにより発現させるようにしてもよい。ポジティブ選択に用いる遺伝子の両端に2つのloxP配列を付加して挿入すると、相同組換え体の選別を行なった後に、相同組換え体にCreリコンビナーゼ発現ベクターを導入することにより、相同組換え体の染色体からポジティブ選択に用いる遺伝子を除去することができる。
【0077】
具体的なターゲットベクターとしては、ploxpHPRT2(WO 01/33957)に、相同組換え用DNAおよびDT遺伝子の発現ユニットを挿入したベクター、例えば、ploxpHPRT2にマウスA3アデノシン受容体遺伝子を含むゲノムDNAの非コード領域とヒトA3アデノシン受容体cDNAからなる相同組換え用DNAおよびDT遺伝子の発現ユニットを挿入したploxP−DT−arm1−HPRT−hA3R−arm2をあげることができる。
【0078】
ES細胞へのターゲットベクターの導入には、公知の遺伝子導入の手法、例えば、リン酸カルシウム法、電気パルス法、リポフェクション法、凝集法、マイクロインジェクション法、パーティクルガン法、DEAE−デキストラン法、ウイルスベクター法等を用いることができる。導入されるターゲットベクターは、環状、直鎖状いずれの形状でも用いることができるが、相同組換え用DNAおよび相同組換え体の選別に必要な遺伝子を破壊しない形で直線化し導入することが好ましい。
【0079】
相同組換え体を効率的に選別する方法として、例えば、Gene Targeting, A Practical Approach, IRL Press at Oxford University Press (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製(羊土社)(1995)等に記載のポジティブ選択、プロモーター選択、ネガティブ選択、ポリA選択などの方法を用いることができる。例えば、hprt遺伝子を含むターゲットベクターの場合は、hprt遺伝子を欠損したES細胞に導入後、ES細胞をアミノプテリン、ヒポキサンチンおよびチミジンを含む培地で培養し、アミノプテリン耐性の株を選別することにより、hprt遺伝子を含む相同組換え体を選別するポジティブ選択を行なうことができる。ネオマイシン耐性遺伝子を含むターゲットベクターの場合は、ベクターを導入したES細胞をG418を含む培地で培養し、G418耐性の株を選別することにより、ネオマイシン耐性遺伝子を含む相同組換え体を選別するポジティブ選択を行なうことができる。DT遺伝子を含むターゲットベクターの場合は、ベクターを導入したES細胞を培養し、生育してきた株を選別する(相同組換え以外のランダムに染色体に挿入された組換え体は、DT遺伝子が染色体に組み込まれて発現するため、DTの毒性により生育できない)ことにより、DT遺伝子を含まない相同組換え体を選別するネガティブ選択を行なうことができる。選別した細胞株の中から目的とする相同組換え体を選択する方法としては、ゲノムDNAに対するサザンハイブリダイゼーション法(モレキュラー・クローニング第3版)やPCR等があげられる。
【0080】
(5)受精卵へのES細胞の取り込みと非ヒトトランスジェニック動物の作製
受精卵へのES細胞の取り込みと、受精卵の非ヒト哺乳動物への移植は、1.(3)(ii)に記載の方法により行なうことができる。
【0081】
得られた仔から1.(3)(ii)に記載の方法により、全身の細胞の相同染色体の片方に相同組換えによる遺伝子置換を有するヘテロ接合体を得ることができる。さらにその個体の雄雌どうしを交配することにより相同染色体の双方に相同組換えによる遺伝子置換を有するホモ接合体のトランスジェニック非ヒト哺乳動物を得ることができる。
【0082】
このようにして得られたホモ接合体のトランスジェニック非ヒト哺乳動物は、導入した遺伝子がコードするヒトA3アデノシン受容体を発現し、自己が持っていたA3アデノシン受容体は発現しないトランスジェニック非ヒト哺乳動物である。このホモ接合体のトランスジェニック非ヒト哺乳動物は、1.の方法で得られるトランスジェニック非ヒト哺乳動物よりも、4.および5.に後述する試験物質の薬理評価に用いる非ヒト哺乳動物として、(a)非ヒト哺乳動物が本来発現しているA3アデノシン受容体を発現していないので、薬理評価に用いる場合に該A3アデノシン受容体を介した薬理効果を考慮する必要がない、(b)導入遺伝子の導入部位に存在する遺伝子の破壊あるいは導入遺伝子による導入部位周辺の遺伝子の活性化等の副次的な表現形の変化がおきる可能性がほとんどない、等の点で好ましい。
【0083】
3.目的とした遺伝子改変を施した細胞の核を用いたクローン個体の作製方法を用いた、本発明のトランスジェニック非ヒト哺乳動物の作製
本発明のトランスジェニック非ヒト哺乳動物は、文献に記載されたクローンヒツジ(I. Wilmutら; Nature, 385, 810, 1997)、クローンウシ(J. B. Cibelliら; Science, 280, 1256, 1998、入谷明; 蛋白核酸酵素, 44, 892, 1999)、クローンヤギ(A. Baguisiら; Nature Biotechnology, 17, 456, 1999)、クローンマウス(T. Wakayamaら; Nature, 394, 369, 1998、T. Wakayamaら; Nature Genetics, 22, 127, 1999)の作製方法を用い、例えば以下のように作製することができる。
【0084】
上記1.あるいは2.に記載した方法を用い、非ヒト哺乳動物(好ましくは、マウス、ヒツジ、ヤギ、ウシなど)の任意の細胞の染色体上に、ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入する。得られた細胞の核を初期化(核を再び発生を繰り返すことができるような状態に戻す操作)する。
初期化した細胞の核を除核した非ヒト哺乳動物の未受精卵に注入することによって発生を開始させる。
【0085】
発生を開始した卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって導入した遺伝子を発現する、本発明のトランスジェニック非ヒト哺乳動物が得られる。また、2.に記載の方法で、遺伝子置換を行なった細胞の核を用いて得られたトランスジェニック非ヒト哺乳動物は、通常相同染色体の片方にヒトA3アデノシン受容体をコードするDNAを含む遺伝子が導入されたヘテロ接合体なので、得られたヘテロ接合体同士を交配することにより、自己のもつA3アデノシン受容体は発現せず、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物を得ることができる。このホモ接合体のトランスジェニック非ヒト哺乳動物も、2.に記載の方法で得られるホモ接合体のトランスジェニック非ヒト哺乳動物と同様の点で、薬理評価に用いる非ヒト哺乳動物として、1.に記載した方法で得られるトランスジェニック非ヒト哺乳動物よりも好ましい。
【0086】
細胞の核を初期化する方法は、非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物がヒツジ、ヤギ、ウシなどの場合は、外来性遺伝子を導入した細胞を5〜30%、好ましくは10%のFCSを含む培地(例えば、M2培地)から3〜10日、好ましくは5日間、0〜1%、好ましくは0.5%のFCSを含む貧栄養培地で培養することで細胞周期を休止期状態(G0期もしくはG1期)に誘導し初期化することが好ましい。非ヒト哺乳動物がマウスなどの場合は、同種の非ヒト哺乳動物の除核した未受精卵に、外来性遺伝子を導入した細胞の核を注入し数時間、好ましくは約1〜6時間培養することで初期化することが好ましい。
【0087】
初期化された核を除核された未受精卵中で発生を開始させる方法は、非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物がヒツジ、ヤギ、ウシなどの場合は、細胞周期を休止期状態(G0期もしくはG1期)に誘導し初期化した核を、電気融合法などによって同種の非ヒト哺乳動物の除核した未受精卵に移植することで卵子を活性化し発生を開始させることが好ましい。非ヒト哺乳動物がマウスなどの場合は、外来性遺伝子を導入した細胞の核を注入した未受精卵を、卵子活性化物質(例えば、ストロンチウムなど)で刺激し細胞分裂の阻害物質(例えば、サイトカラシンBなど)で処理し第二極体の放出を抑制することで発生を開始させることが好ましい。
【0088】
4.本発明のトランスジェニック非ヒト哺乳動物を用いた試験物質の薬理評価方法
本発明のトランスジェニック非ヒト哺乳動物に試験物質、例えば、ヒトA3アデノシン受容体に選択的に作用するアゴニストまたはアンタゴニスト等を投与し、試験物質を投与しない該動物と比較して、該動物の血圧、呼吸数、体重等の種々の身体的パラメーターの測定、外見や行動の観察、病理組織学的検討等の薬理作用を調べることにより、該試験物質の薬理評価を行なうことができる。
【0089】
また、本発明のトランスジェニック非ヒト哺乳動物に各種の疾患を誘発させた病態モデル動物を作製し、該病態モデル動物に試験物質、例えば、ヒトA3アデノシン受容体に選択的に作用するアゴニストまたはアンタゴニスト等を投与し、該病態モデル動物の血圧、呼吸数、体重等の種々の身体的パラメーターの測定、病態や、外見、行動の観察、病理組織学的検討等を、試験物質を投与しない該病態モデル動物と比較して行なうことにより、該試験物質の該疾患に対する有効性および副作用等の薬理評価を行なうことができる。また、この評価に基づき、該疾患の治療薬として好ましい物質を選択することができる。特に、ヒトA3アデノシン受容体に対する結合量やアゴニストまたはアンタゴニストとしての活性が、非ヒト哺乳動物のA3アデノシン受容体と比較して高いヒト受容体に特異的な薬物では、通常の病態モデル動物を用いた薬理評価は困難であったが、本発明のトランスジェニック動物を用いることにより、薬理評価を行なうことが可能となる。本発明のトランスジェニック非ヒト哺乳動物に誘発させる疾患としては、心疾患(例えば、急性心不全、慢性心不全、心筋炎など)、呼吸器系疾患、関節疾患(例えば、関節リュウマチ、変形性関節症など)、腎疾患(例えば、腎不全、糸球体腎炎、IgA腎症など)、動脈硬化症、乾癬症、高脂血症、アレルギー疾患(例えば、喘息、アレルギー性鼻炎、アトピー性皮膚炎など)、骨疾患(例えば、骨粗鬆症、くる病、骨軟化症、低カルシュウム血症など)、血液疾患、脳血管性傷害、外傷性脳障害、感染症、痴呆症、癌、糖尿病、肝疾患、皮膚疾患、神経変性疾患および慢性炎症性疾患などがあげられる。病態モデル動物の作製は、「マニュアル疾患モデルマウス」〔Molecular Medicine, 31 臨時増刊号, 中山書店 (1994)〕、「図説・薬理学のための病態動物モデル」〔西村書店 (1984)〕、「関節炎モデル動物」〔医歯薬出版 (1985)〕、「神経・筋疾患モデル動物」〔医歯薬出版 (1982)〕、「活性酸素と病態 疾患モデルからベッドサイドへ」〔学会出版センター (1992)〕等に記載の方法を用いることができる。
【0090】
本薬理評価方法および5.および8.に後述する薬理評価方法に供する試験物質としては、A3アデノシン受容体に対するアンタゴニスト(WO98/15555; WO00/64894; WO00/02861; WO00/10391; WO00/15231; WO99/65912; WO99/64418; WO99/51606; WO97/33879; WO97/27177; 特開平11−193281; 特開平9−291089; US5441883; US5646156; US5573772; GB2320430)等をあげることができる。
【0091】
5.本発明のトランスジェニック非ヒト哺乳動物から得られる細胞を用いた試験物質の薬理評価方法
本発明のトランスジェニック非ヒト哺乳動物から得られる種々の細胞と、試験物質とを接触させ、試験物質非存在下での細胞と比較して、細胞内のCa2+濃度の上昇等の種々の細胞の応答や細胞の形態の変化等の薬理作用を調べることにより、試験物質の該細胞に対する試験物質の薬理評価を行なうことができる。
【0092】
本発明のトランスジェニック非ヒト哺乳動物から得られるES細胞を分化誘導することにより、さまざまな種類の細胞を得ることができる。分化の誘導方法としては、ES細胞を同種同系統の動物の皮下に移植することにより、様々な組織が混じりあった奇形腫瘍(テラトーマ)を誘導する方法(マニピュレーティング・マウス・エンブリオ第2版)、適当な条件でインビトロ培養することにより、内胚葉細胞、外胚葉細胞、中胚葉細胞、血液細胞、内皮細胞、軟骨細胞、骨格筋細胞、平滑筋細胞、心筋細胞、神経細胞、グリア細胞、上皮細胞、メラノサイト、ケラチノサイトに分化誘導する方法(Reprod. Fertil. Dev., 10, 31, 1998)をあげることができる。この分化後の細胞と、試験物質とを接触させ、試験物質非存在下での細胞と比較して、細胞内のCa2+濃度の上昇等の種々の細胞の応答や細胞の形態の変化等の薬理作用を調べることにより、試験物質の該細胞に対する薬理評価を行なうことができる。これらの方法によって、ヒトの生体から摘出しにくい細胞や少数しか存在しない細胞などに対する薬理評価を行うことができる。
【0093】
6.本発明のトランスジェニック非ヒト哺乳動物のES細胞、卵、精子または核を用いた遺伝子改変動物の作製
本発明のトランスジェニック非ヒト哺乳動物から得られるES細胞、卵、精子または核を用いて、1.〜3.に記載の方法によりヒトA3アデノシン受容体を発現し、かつさらなる染色体上の遺伝子の改変を行った遺伝子改変非ヒト哺乳動物を得ることができる。特に、その遺伝子の機能を破壊することである病態が惹起されることが公知になっている遺伝子を2.に記載した相同組換えの手法を利用して欠損させたノックアウト動物や、該遺伝子の機能を阻害するドミナントネガティブ体の遺伝子を1.または3.に記載の方法で導入し発現させたトランスジェニック動物は、病態モデル動物として有用である。
【0094】
7.本発明のトランスジェニック非ヒト哺乳動物と同種他系統の動物との交配による遺伝子改変動物の作製と作製された該遺伝子改変動物の利用
本発明のトランスジェニック非ヒト哺乳動物と同種他系統の動物(例えば、ヒト疾患モデル動物)とを交配させることにより、ヒトA3アデノシン受容体を発現し、かつある表現系(例えば、ヒト病態と類似の症状)を示す遺伝子改変哺乳動物を得ることができる。交配する動物が、ヒト疾患モデル動物であれば、ヒトA3アデノシン受容体を発現し、かつヒト病態と類似の症状を表現系として示す病態モデル動物が得られる。交配の方法としては、自然交配以外に体外受精の方法があげられる。疾患モデル動物としては、先天性および後天性を疾患を問わずいかなる疾患モデル動物も用いることができる。例えば後天性の病態モデル動物は、「マニュアル疾患モデルマウス」〔Molecular Medicine, 31 臨時増刊号, 中山書店 (1994)〕、「図説・薬理学のための病態動物モデル」〔西村書店 (1984)〕、「関節炎モデル動物」〔医歯薬出版 (1985)〕、「神経・筋疾患モデル動物」〔医歯薬出版 (1982)〕、「活性酸素と病態 疾患モデルからベッドサイドへ」〔学会出版センター (1992)〕等に記載の方法により作製することができる。
【0095】
8.遺伝子改変動物を用いた試験物質の薬理評価方法
6および7に記載の方法で得られた遺伝子改変病態モデル動物に試験物質、例えば、A3アデノシン受容体に作用するアゴニストまたはアンタゴニスト等を投与し、該病態モデル動物の血圧、呼吸数、体重等の種々の身体的パラメーターの測定、病態や、外見、行動の観察、病理組織学的検討等を、試験物質を投与しない該病態モデル動物と比較して行なうことにより、該試験物質の該疾患に対する有効性および副作用等の薬理評価を行なうことができる。また、この評価に基づき、該病態の治療薬として好ましい物質を選択することができる。特に、ヒトA3アデノシン受容体に対するアゴニストまたはアンタゴニストとしての活性が、非ヒト哺乳動物のA3アデノシン受容体と比較して高い、ヒト受容体に選択的な薬物では、通常の病態モデル動物を用いた薬理評価は困難であったが、上記の遺伝子改変病態モデル動物を用いることにより、薬理評価を行なうことが可能となる。
以下に、本発明の実施例を示す。
【0096】
【実施例】
実施例1 ヒトA3アデノシン受容体のcDNAの単離
(1)ヒト肝臓由来cDNAの合成
クロンテック社より購入したヒト肝臓ポリA+ RNA4μgを鋳型とし、第一鎖cDNA合成用スーパースクリプト・プレアンプリフィケーション・システム(SuperScript Preamplification System for first strand cDNA Synthesis、インビトロジェン社製)を用い、添付マニュアルに従ってcDNAを取得した。
【0097】
(2)PCRによるヒトA3アデノシン受容体cDNAの単離
続いて、取得したヒト肝臓由来cDNAを鋳型としてPCRを行なった。すなわち、M. R. Atkinsonらの報告(Neurosci. Res., 29, 1, 1997)に記載されているヒトA3アデノシン受容体遺伝子を含むヒトゲノムDNAの塩基配列(GenBank登録番号:L77729およびL77730)に基いて、配列番号1で示される塩基配列を有する24merのプライマー、および配列番号2で示される塩基配列を有する25merのプライマーを作製した。これらのプライマーを用い、ヒト肝臓由来cDNAを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、68℃で2分間のサイクルを30サイクル反復した。このPCR反応液を2μL用いて、上記と同方法で再度PCRを行なった後、このPCR反応液をアガロースゲル電気泳動し、ヒトA3アデノシン受容体cDNAを含む約1kbpのDNA断片を、ジーンクリーンIIキット(GENECLEAN II Kit、BIO101社製)を用い、添付マニュアルに従って回収した。
【0098】
(3)ヒトA3アデノシン受容体cDNAを有するプラスミドpBS−hA3Rの構築
次に、回収したヒトA3アデノシン受容体cDNAを含むDNA断片(約1kbp)250ngとプラスミドpT7Blue T−Vector(ノバジェン社製)50ngを10μLの蒸留水に溶解し、DNAライゲーション・キットVer.2(宝酒造社製)のI液10μLを加え、16℃で2時間結合反応を行なった。
【0099】
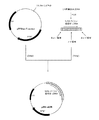
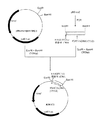
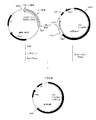
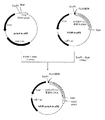
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、アンピシリン耐性(Ampr)株を得た。この形質転換株からバーンボイム(Birnboim)らの方法(Nuc. Acids Res., 7, 1513, 1979)に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377(アプライド・バイオシステムズ社製)を用い、塩基配列を決定し、該プラスミドに含まれるヒトA3アデノシン受容体cDNAの配列を確認した結果、公知のヒトA3アデノシン受容体cDNAの配列と同じであった。配列番号3に得られたヒトA3アデノシン受容体のcDNAの塩基配列を、配列番号4に該cDNAがコードするヒトA3アデノシン受容体のアミノ酸配列を示した。以下、このプラスミドをpBS−hA3Rと称す。pBS−hA3Rの構築工程を図1に示した。
【0100】
実施例2 マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAの単離および解析
(1)マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAのスクリーニング
マウスA3アデノシン受容体遺伝子の配列を有するクローンをPCRで判定するためのPCRプライマーを作製した。すなわち、Z. Zhaoらの報告(Genomics, 57, 1,1999)に記載されているマウスA3アデノシン受容体遺伝子の塩基配列(GenBank登録番号: AF069778)より、エクソン1の一部を含む領域を増幅する、配列番号5で示される塩基配列を有する23merのプライマーと配列番号6で示される塩基配列を有する23merのプライマーの組み合わせ(マウスゲノムDNAを鋳型とした場合、配列番号11の配列の635〜993番目に相当する約360bpの増幅バンドが検出される)、および配列番号7で示される塩基配列を有する20merのプライマーと配列番号8で示される塩基配列を有する20merのプライマーの組み合わせ(マウスゲノムDNAを鋳型とした場合、配列番号11の配列の527〜1088番目に相当する約560bpの増幅バンドが検出される)を選択して作製した。各プライマーを倉敷紡績社のゲノムDNAライブラリーPCRスクリーニングサービスへ送付し、これらのプライマーを用いたPCRによるマウスゲノムDNAライブラリー(ベクターpBeloBACII)からのマウスA3アデノシン受容体遺伝子のスクリーニングを依頼した。その結果、A3アデノシン受容体遺伝子の配列を含むマウスゲノムDNAが導入されているpBeloBACIIプラスミドを含むE. coli DH10B株の形質転換体のクローンを得ることができた。
【0101】
(2)マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAの単離
上記のE. coli DH10B株クローンより、バーンボイムらの方法に従ってプラスミドを単離した。該プラスミドをpmA3R/BeloBacIIと名づけた。次に以下のようにして、得られたプラスミドを各制限酵素で処理し、マウスA3アデノシン受容体遺伝子配列を含むラジオアイソトープ標識DNAプローブを用いてサザンハイブリダイゼーションを行なった。
【0102】
まず、上記で単離したpmA3R/BeloBacIIプラスミド100ngをSacI、SacII、NotI、XbaI、SpeI、BamHI、SmaI、PstI、EcoRI、EcoRV、HindIII、ClaI、HincII、AccI、SalI、XhoI、ApaI、KpnIの各制限酵素(宝酒造社製)を12単位ずつ用い、添付マニュアルに従って37℃で6時間消化反応を行なうことにより完全に切断したのち、パルスフィールド装置〔バイオ・ラッド(BIO−RAD)社製〕を用いたアガロースゲル電気泳動を行ない(分離断片サイズ:5−150kbp用プログラムを使用)、さらにSouthernの方法(J. Mol. Biol., 98, 503, 1975)でナイロンフィルター〔ハイボンド(HybondTM)−N+;アマシャム・バイオサイエンス社製〕へ移した。次に、サザンハイブリダイゼーションに用いるプローブを作製するため、マウスゲノムDNAを鋳型としたPCRを行なった。すなわち、エクソン1中のマウスA3アデノシン受容体をコードする領域を含むDNAを増幅する配列番号7で示される塩基配列を有する20merのプライマーと配列番号8で示される塩基配列を有する20merのプライマー、エクソン2中のマウスA3アデノシン受容体をコードする領域を含むDNAを増幅する配列番号9で示される塩基配列を有する23merのプライマーと配列番号10で示される塩基配列を有する23merのプライマーを作製した。これらのプライマーを用い、上記のpmA3R/BeloBacIIプラスミドを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で30秒間、60℃で30秒間、72℃で1分間のサイクルを10サイクル反復した後、さらに94℃で30秒間、55℃で30秒間、72℃で1分間のサイクルを20サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をアガロースゲル電気泳動し、エクソン1中のマウスA3アデノシン受容体をコードする領域を含む約560bpのDNA断片、およびエクソン2中のマウスA3アデノシン受容体をコードする領域を含む約600bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。これらDNA断片は、市販のT7クイックプライム・キット(T7 QuickPrime Kit、アマシャム・バイオサイエンス社製)を用いて[α−32P]dCTP(NEN社製)で標識した。
【0103】
この標識した各プローブと上記で作製したフィルターを一晩ハイブリダイズさせ、0.1%ドデシル硫酸ナトリウム(SDS)を含有する2×SSPE(300mmol/L NaCl、20mmol/L NaH2PO4、2mmol/L EDTA、pH7.4)を用いて65℃で15分間の洗浄を3回、0.1%SDSを含有する0.2×SSPE(30mmol/L NaCl、2mmol/L NaH2PO4、0.2mmol/L EDTA、pH7.4)を用いて65℃で15分間の洗浄を2回行ない、X線フィルム〔コダック・サイエンティフィック・イメージング・フィルム(Kodak Scientific Imaging Film)X−OMATTM AR、コダック社製〕と重ね合わせて−80℃で一晩感光させ、翌日現像した。
【0104】
このハイブリダイゼーションの結果、pmA3R/BeloBacIIプラスミドをEcoRIで切断処理することにより、エクソン1を含む約9kbpのDNA断片とエクソン2を含む約6.5kbpのDNA断片が生じることが示された。
続いて、上記のpmA3R/BeloBacIIプラスミド5μgを100μLのユニバーサルバッファーH(宝酒造社製)に溶解し、60単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動した後、エクソン1を含む約9kbpのDNA断片と、エクソン2を含む約6.5kbpのDNA断片を切り出し、ジーンクリーンIIキットを用いて、添付マニュアルに従ってDNA断片を回収した。
【0105】
プラスミドpBluescriptII SK(−)(ストラタジーン社製)1μgを50μLのユニバーサルバッファーHに溶解し12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。回収したDNAを50μLのアルカリホスファターゼ用バッファーに溶解し、40単位のウシ小腸由来のアルカリホスファターゼを加えて50℃で3時間反応を行なった。フェノール/クロロホルム抽出後、エタノール沈殿法により脱リン酸化された約3kbpのDNA断片を回収した。
【0106】
pmA3R/BeloBacIIプラスミド由来のEcoRI断片であるマウスA3アデノシン受容体遺伝子のエクソン1を含むマウスゲノムDNA断片(約9kbp)10ngおよびマウスA3アデノシン受容体のエクソン2を含むマウスゲノムDNA断片(約6.5kbp)10ngを、各々pBluescriptII SK(−)由来のEcoRI断片(約3kbp)40ngと一緒に10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で3時間結合反応を行なった。
【0107】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。以下、このプラスミドをpBS−ex1及びpBS−ex2と称す。
【0108】
(3)マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAの解析
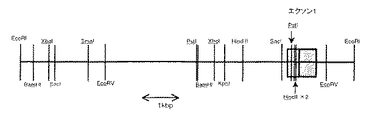
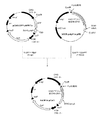
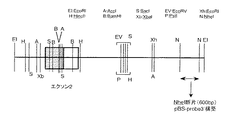
pBS−ex1およびpBS−ex2各1μgをSacI、SacII、NotI、XbaI、SpeI、BamHI、SmaI、PstI、EcoRI、EcoRV、HindIII、ClaI、HincII、AccI、SalI、XhoI、ApaI、KpnIの各制限酵素(宝酒造社製)を12単位ずつ用い、添付マニュアルに従って37℃で16時間消化反応を行なうことにより完全に切断したのち、アガロースゲル電気泳動を行なった。その結果から、A3アデノシン受容体遺伝子のエクソン1およびエクソン2を含む約15.5kbpのマウスゲノムDNAに存在する、各制限酵素に対する認識配列の位置を決定した。図2にエクソン1、図3にエクソン2の各制限酵素マップを示した。
次に、DNAシークエンサー377を用い、エクソン1より上流約300bpの領域から、エクソン2より下流約1.1kbpの領域までの塩基配列を決定した(図4、配列番号11)。
【0109】
実施例3 マウスA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換するためのターゲットベクターの構築
マウスA3アデノシン受容体遺伝子のエクソン1より約5kbp上流のSmaIサイトからエクソン2より下流のHincIIサイトまでの領域において、マウスA3アデノシン受容体をコードする領域およびイントロンを、ヒトA3アデノシン受容体cDNAのヒトA3アデノシン受容体をコードする領域に置換したDNA、およびマウスA3アデノシン受容体遺伝子のエクソン2のBamHIサイトからエクソン2より下流のApaIサイトまでの領域のDNAを含むターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2を以下に示す(1)〜(15)の工程で構築した。
【0110】
(1)プラスミドploxP−HPRT−hA3R−arm2の構築
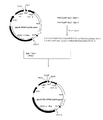
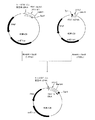
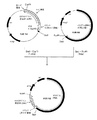
2つのloxP配列の間に、PGKプロモーターの下流につながったhprt遺伝子が存在するプラスミドploxpHPRT2のSmaI/BamHIサイト間に、マウスA3アデノシン受容体遺伝子のエキソン2の非翻訳領域中のBamHIサイトからエキソン2の下流のApaIサイトまでの約2.8kbpのマウスゲノムDNAを挿入したプラスミドploxP−HPRT−hA3R−arm2を、以下のようにして構築した(図5参照)。
【0111】
3μgの実施例2(2)で作製したプラスミドpBS−ex2を、0.01%ウシ血清アルブミン(以下、BSAと略す)を含む100μLのユニバーサルバッファーM(宝酒造社製)に溶解し、75単位のXbaIを加えて37℃で12時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーL(宝酒造社製)に溶解し、75単位のApaIを加えて37℃で12時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を10μLの蒸留水に溶解し、アガロースゲル電気泳動後、約4kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。続いて、DNA平滑化キット(宝酒造社製)を用いて、回収したDNA断片の両末端を添付マニュアルに従って平滑化処理した。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を15μLのユニバーサルバッファーK(宝酒造社製)に溶解し、7.5単位のBamHIを加えて37℃で10時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、約2.8kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。この断片は、マウスA3アデノシン受容体遺伝子のエクソン2の非翻訳領域中のBamHIサイトから下流のApaIサイトまで約2.8kbpに相当するゲノムDNAであり、エクソン2の非翻訳領域中のポリアデニル化シグナルを含む。
【0112】
プラスミドploxpHPRT2(WO 01/33957)2.8μgを0.01%BSAを含む100μLのユニバーサルバッファーT(宝酒造社製)に溶解し、75単位のSmaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーKに溶解し、75単位のBamHIを加えて37℃で12時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収し、20μLの蒸留水に溶解した。
【0113】
上記で得た、A3アデノシン受容体のエクソン2を含むマウスゲノムDNA断片(約2.8kbp)90ngとプラスミドploxpHPRT2由来のSmaI−BamHI断片(約5.7kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−HPRT−hA3R−arm2と称す。
【0114】
(2)プラスミドploxP−RE−HPRT−hA3R−arm2の構築
(1)で構築したploxP−HPRT−hA3R−arm2にEcoRIとSacIIの認識配列を付加したプラスミドploxP−RE−HPRT−hA3R−arm2を以下のようにして構築した(図6参照)。
【0115】
2μgのプラスミドploxP−HPRT−hA3R−arm2を100μLのユニバーサルバッファーKに溶解し、40単位のHpaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を100μLのユニバーサルバッファーLに溶解し、50単位のKpnIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を蒸留水15μLに溶解した後、アガロースゲル電気泳動し、約9kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0116】
続いて、配列番号12で示される38merの合成オリゴDNA、および配列番号13で示される34merの合成オリゴDNAを作製し、各10pmolずつを蒸留水100μLに加え、90℃で10分間熱したのち室温に戻すことによりアニーリングさせた。
上記で得た、プラスミドploxP−HPRT−hA3R−arm2由来のHpaI−KpnI断片(約9kbp)30ngとアニーリング済み合成オリゴDNA 0.2pmolを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で1時間結合反応を行なった。
【0117】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−RE−HPRT−hA3R−arm2と称す。
【0118】
(3)プラスミドA3R−C1の構築
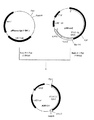
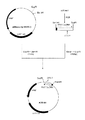
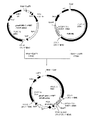
マウスA3アデノシン受容体遺伝子のエクソン2に存在するポリアデニル化シグナルを含む約1.8kbpのマウスゲノムDNAを有するプラスミドA3R−C1を以下のようにして構築した(図7参照)。
【0119】
5μgのプラスミドpBS−ex2を100μLのユニバーサルバッファーKに溶解し、30単位のPstIと30単位のBamHIを加えて37℃で16時間消化反応を行なったのち、該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を蒸留水20μLに溶解し、アガロースゲル電気泳動後、約1.8kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0120】
2.8μgのpBluescriptII SK(−)を100μLのユニバーサルバッファーKに溶解し、30単位のPstIと30単位のBamHIを加えて37℃で24時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。
上記で得た、A3アデノシン受容体遺伝子のエクソン2に存在するポリアデニル化シグナルを含むマウスゲノムDNA断片(約1.8kbp)100ngとpBluescriptII SK(−)由来のPstI−BamHI断片(約3kbp)30ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
【0121】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−C1と称す。
【0122】
(4)プラスミドA3R−C2の構築
プラスミドA3R−C1からポリアデニル化シグナルより下流の配列を約1.6kbp除き、かつその下流にSacII認識配列を付加したプラスミドA3R−C2を以下のようにして構築した(図8参照)。
【0123】
2μgのプラスミドA3R−C1を100μLのユニバーサルバッファーMに溶解し、50単位のHincIIを加えて37℃で16時間消化反応を行なったのち、該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーLに溶解し、50単位のKpnIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を蒸留水20μLに溶解したのちアガロースゲル電気泳動を行ない、約3.2kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0124】
続いて、配列番号14で示される17merの合成オリゴDNA、および配列番号15で示される13merの合成オリゴDNAを作製し、各10pmolずつを蒸留水100μLに加え、90℃で10分間熱したのち室温に戻すことにより各合成オリゴDNAをアニーリングさせた。
上記で得た、マウスゲノムDNAの配列約1.6kbpを取り除いたプラスミドA3R−C1由来のHincII−KpnI断片(約3.2kbp)30ngとアニーリング済み合成オリゴDNA 0.2pmolを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で1時間結合反応を行なった。
【0125】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。以下、このプラスミドをA3R−C2と称す。
【0126】
(5)プラスミドA3R−C3の構築
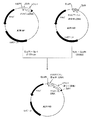
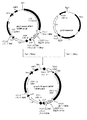
ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpの下流に、マウスA3アデノシン受容体遺伝子エクソン2の停止コドンより下流380bpを付加した配列を有するプラスミドA3R−C3を、以下のようにして構築した(図9参照)。
【0127】
ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpをマウスA3アデノシン受容体遺伝子エクソン2の停止コドンより下流380bpの5’側に付加するため、マウスゲノムDNAを鋳型としてPCRを行なった。すなわち、ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpの配列を含む配列番号16で示される塩基配列を有する27merのプライマー、およびマウスA3アデノシン受容体遺伝子エクソン2の配列に基いた配列番号17で示される塩基配列を有する24merのプライマーを作製した。これらのプライマーを用い、pBS−ex2を鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、58℃で30秒間、72℃で1分間のサイクルを8サイクル反復した後、さらに94℃で1分間、68℃で2分間のサイクルを22サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約380bpのDNA断片を回収した。50μLのユニバーサルバッファーKに溶解し、37.5単位のBamHIを加えて37℃で20時間消化反応を行なった。続いて該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動して、約380bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0128】
2.8μgのプラスミドpBluescriptII SK(−)を50μLのユニバーサルバッファーKに溶解し、30単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。
【0129】
上記で得た、ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpの下流に、マウスA3アデノシン受容体遺伝子エクソン2の停止コドンより下流380bpを付加した配列を有するDNA断片(約380bp)25ngと、プラスミドpBluescriptII SK(−)由来のEcoRI−BamHI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で1時間結合反応を行なった。
【0130】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−C3と称す。
【0131】
(6)プラスミドA3R−C4の構築
プラスミドA3R−C3のマウスA3アデノシン受容体遺伝子エクソン2に由来する配列の下流に、ポリアデニル化シグナルを含むマウスゲノムDNA配列を付加したプラスミドA3R−C4を以下のようにして構築した(図10参照)。
【0132】
1μgのプラスミドA3R−C2を、0.01%BSAを含む100μLのユニバーサルバッファーTに溶解し、20単位のSacIIを加えて37℃で20時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーKに溶解し、15単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約150bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0133】
2μgのプラスミドA3R−C3を、0.01%BSAを含む100μLのユニバーサルバッファーTに溶解し、20単位のSacIIを加えて37℃で20時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーKに溶解し、15単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3.4kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0134】
上記で得た、プラスミドA3R−C2由来の、A3アデノシン受容体遺伝子のエクソン2に存在するポリアデニル化シグナルを含むマウスゲノムDNA断片(約150bp)10ngとプラスミドA3R−C3由来のSacII−BamHI断片(約3.4kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
【0135】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−C4と称す。
【0136】
(7)プラスミドploxP−RE−C−HPRT−hA3R−arm2の構築
プラスミドploxP−RE−HPRT−hA3R−arm2のhprt遺伝子の上流に、プラスミドA3R−C4由来のDNA断片(ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域の3’端13bpの下流に、ポリアデニル化シグナルを含む、マウスゲノムDNAのA3アデノシン受容体遺伝子の停止コドンより下流のHincIIサイトまでの領域を付加したDNA)を導入した、プラスミドploxP−RE−C−HPRT−hA3R−arm2を以下のようにして構築した(図11参照)。
【0137】
3μgのプラスミドA3R−C4を、0.01%のBSAを含む100μLのユニバーサルバッファーTに溶解し、50単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約500bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0138】
3.2μgのプラスミドploxP−RE−HPRT−hA3R−arm2を、0.01%のBSAを含む100μLのユニバーサルバッファーTに溶解し、50単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約8.5kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0139】
上記で得たプラスミドA3R−C4由来のSacII−EcoRI断片(約500bp)50ngとプラスミドploxP−RE−HPRT−hA3R−arm2由来のSacII−EcoRI断片(約8.5kbp)200ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−RE−C−HPRT−hA3R−arm2と称す。
【0140】
(8)プラスミドA3R−N1の構築
マウスA3アデノシン受容体遺伝子の開始コドンより上流約350bpのマウスゲノムDNA配列を有するプラスミドA3R−N1を以下のようにして構築した(図12参照)。
【0141】
マウスA3アデノシン受容体遺伝子の開始コドンより上流350bpのマウスゲノムDNA断片を得るため、プラスミドpBS−ex1を鋳型としてPCRを行なった。すなわち、マウスA3アデノシン受容体遺伝子の塩基配列に基いて配列番号18で示される塩基配列を有する27merのプライマー、および配列番号19で示される塩基配列を有する28merのプライマーを作製した。これらのプライマーを用い、pBS−ex1を鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、52℃で30秒間、72℃で1分間のサイクルを8サイクル反復した後、さらに94℃で1分間、68℃で2分間のサイクルを22サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約350bpのDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーKに溶解し、75単位のBamHIを加えて37℃で20時間消化反応を行なった。続いて該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーHに溶解し、60単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片をアガロースゲル電気泳動して、約350bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0142】
2.8μgのプラスミドpBluescriptII SK(−)を50μLのユニバーサルバッファーKに溶解し30単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。
【0143】
上記で得た、マウスA3アデノシン受容体遺伝子の開始コドンより上流約350bpのDNA断片50ngとプラスミドpBluescriptII SK(−)由来のBamHI−EcoRI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N1と称す。
【0144】
(9)プラスミドA3R−N2の構築
ヒトA3アデノシン受容体cDNAの開始コドンより下流約200bpの塩基配列を有するプラスミドA3R−N2を以下のようにして構築した(図13参照)。
【0145】
ヒトA3アデノシン受容体cDNA配列の開始コドンより下流約200bpのDNA断片を得るため、プラスミドpBS−hA3Rを鋳型としてPCRを行なった。すなわち、ヒトA3アデノシン受容体cDNAの配列に基いて配列番号20で示される塩基配列を有する28merのプライマー、および配列番号21で示される塩基配列を有する26merのプライマーを作製した。これらのプライマーを用い、pBS−hA3Rを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、52℃で30秒間、72℃で1分間のサイクルを8サイクル反復した後、さらに94℃で1分間、68℃で2分間のサイクルを22サイクル反復し、4℃で一晩保存する条件でPCRを行なった。
【0146】
このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約350bpのDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーKに溶解し、75単位のBamHIを加えて37℃で20時間消化反応を行なった。続いて該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーHに溶解し、60単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片をアガロースゲル電気泳動して、約200bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0147】
2.8μgのプラスミドpBluescriptII SK(−)を50μLのユニバーサルバッファーKに溶解し30単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。
【0148】
上記で得た、ヒトA3アデノシン受容体cDNAの開始コドンより下流約200bpのDNA断片50ngとプラスミドpBluescriptII SK(−)由来のBamHI−EcoRI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N2と称す。
【0149】
(10)プラスミドA3R−N3の構築
プラスミドA3R−N1のマウスA3アデノシン受容体遺伝子の開始コドンより5’側の配列の下流に、プラスミドA3R−N2由来のDNA断片(ヒトA3アデノシン受容体cDNAの開始コドンより下流約200bpのDNA断片)を導入した、プラスミドA3R−N3を以下のようにして構築した(図14参照)。
【0150】
2.3μgのプラスミドA3R−N2を、40μLのユニバーサルバッファーHに溶解し、12単位のEcoRIと10単位のSphIを加えて37℃で20時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約200bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
1.6μgのプラスミドA3R−N1を、40μLのユニバーサルバッファーHに溶解し、12単位のEcoRIと10単位のSphIを加えて37℃で20時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3.35kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0151】
上記で得た、プラスミドA3R−N2由来のEcoRI−SphI断片(約200bp)10ngとプラスミドA3R−N1由来のEcoRI−SphI断片(約3.35kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N3と称す。
【0152】
(11)プラスミドA3R−N4の構築
マウスA3アデノシン受容体遺伝子の開始コドンより上流約350bpの塩基配列の下流にヒトA3アデノシン受容体cDNA(開始コドン以降の領域)をつなげた配列を有するプラスミドA3R−N4を以下のようにして構築した。(図15参照)。
【0153】
0.7μgのプラスミドA3R−N3を、0.01%のBSAを含む100μLのユニバーサルバッファーKに溶解し、50単位のNcoIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーLに溶解し、10単位のSacIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動して、約400bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0154】
さらに、2.2μgのプラスミドpBS−hA3Rを、0.01%のBSAを含む100μLのユニバーサルバッファーKに溶解し、50単位のNcoIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を100μLのユニバーサルバッファーLに溶解し、50単位のSacIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片をアガロースゲル電気泳動し、約4kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0155】
上記で得た、プラスミドA3R−N4由来のNcoI−SacI断片(約400bp)20ngとプラスミドpBS−hA3R由来のNcoI−SacI断片(約4kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N4と称す。
【0156】
(12)プラスミドA3R−N5の構築
マウスA3アデノシン受容体遺伝子のエクソン1よりも上流5kbpのマウスゲノムDNAの配列を有するプラスミドA3R−N5を以下のようにして構築した(図16参照)。
【0157】
3.3μgのプラスミドpBS−ex1を、0.01%のBSAを含む20μLのユニバーサルバッファーTに溶解し、4単位のSmaIと5単位のSacIを加えて37℃で20時間消化反応を行なったのち、該反応液をアガロースゲル電気泳動し、約5kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
1.1μgのプラスミドpBS−hA3Rを、50μLのユニバーサルバッファーHに溶解し、20単位のNdeIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA平滑化キット(宝酒造社製)を用い、回収したDNA断片の両末端を添付マニュアルに従って平滑化処理した。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を40μLのユニバーサルバッファーHに溶解し、20単位のSacIを加えて37℃で16時間消化反応を行なったのち、該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0158】
上記で得た、プラスミドpBS−ex1由来のDNA断片(約5kbp)1μgとプラスミドpBS−hA3R由来のNdeI(平滑末端処理済み)−SacI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N5と称す。
【0159】
(13)プラスミドA3R−N6の構築
マウスA3アデノシン受容体遺伝子の開始コドンよりも上流約5.4kbpのマウスゲノムDNAの配列の下流にヒトA3アデノシン受容体cDNA(開始コドン以降)をつないだ配列を有するプラスミドA3R−N6を以下のようにして構築した(図17参照)。
【0160】
3μgのプラスミドA3R−N4を、50μLのユニバーサルバッファーLに溶解し、20単位のSacIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約1.2kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0161】
3.4μgのプラスミドA3R−N5を、50μLのユニバーサルバッファーLに溶解し、20単位のSacIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約9kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0162】
上記で得た、プラスミドA3R−N4由来のSacI−EcoRI断片(約1.2kbp)60ngとプラスミドA3R−N5由来のSacI−EcoRI断片(約9kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。以下、このプラスミドをA3R−N6と称す。
【0163】
(14)ploxP−arm1−HPRT−hA3R−arm2の構築
マウスA3アデノシン受容体遺伝子の開始コドンよりも5’側約5.4kbpのマウスゲノムDNAの配列の下流にヒトA3アデノシン受容体cDNA(コード領域)およびマウスA3アデノシン受容体遺伝子の停止コドンより3’側にあるHincIIサイトまでのマウスゲノムDNAの配列をつなげた配列を、プラスミドploxP−RE−HPRT−hA3R−arm2のhprt遺伝子の上流に挿入したプラスミドploxP−arm1−HPRT−hA3R−arm2を以下のようにして構築した(図18参照)。
【0164】
1.5μgの(13)で作製したプラスミドA3R−N6を、50μLのユニバーサルバッファーMに溶解し、50単位のSpeIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約7kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0165】
2μgの(7)で作製したプラスミドploxP−RE−C−HPRT−hA3R−arm2を、100μLのユニバーサルバッファーMに溶解し、50単位のNheIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約9kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0166】
上記で得た、プラスミドA3R−N6由来のSpeI−EcoRIDNA断片(約7kbp)10ngとプラスミドploxP−RE−C−HPRT−hA3R−arm2由来のNheI−EcoRI断片(約9kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で20時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−arm1−HPRT−hA3R−arm2と称す。
【0167】
(15)プラスミドploxP−DT−arm1−HPRT−hA3R−arm2の構築
プラスミドploxP−arm1−HPRT−hA3R−arm2のマウスA3アデノシン受容体遺伝子の開始コドンよりも上流約5.4kbpの配列の上流にジフテリア毒素(DT)発現ユニット(RNA polymeraseIIプロモーターの下流にDT遺伝子とSV40由来のポリアデニル化シグナルをつなげた配列)を挿入した、プラスミドploxP−DT−arm1−HPRT−hA3R−arm2を以下のようにして構築した(図19参照)。
【0168】
3.55μgのプラスミドpKO SelectDT(レキシコン・ジェネティックス社製)を、40μLのNEバッファー4〔ニュー・イングランド・バイオラブズ(New EnglandBiolabs)社製〕に溶解し、2単位のRsrII(ニュー・イングランド・バイオラブズ社製)を加えて37℃で24時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、DNA断片をアガロースゲル電気泳動し、約1.3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0169】
3μgの(14)で構築したプラスミドploxP−arm1−HPRT−hA3R−arm2を、100μLのNEバッファー4に溶解し、5単位のRsrIIを加えて37℃で24時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、DNA断片をアガロースゲル電気泳動し、約16kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0170】
上記で得た、プラスミドpKO SelectDT由来のRsrII断片(約1.3kbp)50ngとプラスミドploxP−arm1−HPRT−hA3R−arm2由来のRsrII断片(約16kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−DT−arm1−HPRT−hA3R−arm2と称す。
【0171】
実施例4 ヒトA3アデノシン受容体の発現ベクターの構築
(1)プラスミドpolyA in pBSの構築
SV40のポリアデニル化シグナルを含むプラスミドpolyA in pBSを以下のようにして構築した(図20参照)。
【0172】
プラスミドpCAG−GFP−pHPRTp(WO 01/33957)のSV40のポリアデニル化シグナルを含む配列番号22で示される塩基配列を有する26merのプライマー、および配列番号23で示される塩基配列を有する35merのプライマーを作製した。これらのプライマーを用い、プラスミドpCAG−GFP−pHPRTpを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で30秒間、60℃で30秒間、72℃で1分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を0.01%BSAを含む40μLのユニバーサルバッファーTに溶解し、15単位のXbaIおよび10単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、SV40のポリアデニル化シグナルを含む約300bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0173】
3μgのプラスミドpBluescriptII SK(−)を0.01%BSAを含む40μLのユニバーサルバッファーTに溶解し、15単位のXbaIおよび10単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
上記で得た、SV40のポリアデニル化シグナルを含むDNA断片(約300bp)100ngとプラスミドpBluescriptII SK(−)由来のXbaI−SacII断片(約3kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で2時間結合反応を行なった。
【0174】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるSV40のポリアデニル化シグナルを確認した。以下、このプラスミドをpolyA in pBSと称す。
【0175】
(2)hA3R in pBSの構築
N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を有するプラスミドhA3R in pBSを以下のようにして構築した(図21参照)。
【0176】
ヒトA3アデノシン受容体cDNAの配列に基づいて、FLAGタグをコードする配列を含む配列番号24で示される塩基配列を有する55merのプライマー、および配列番号25で示される塩基配列を有する30merのプライマーを作製した。これらのプライマーを用い、プラスミドpBS−hA3Rを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で30秒間、60℃で30秒間、72℃で1分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を0.01%BSAを含む50μLのユニバーサルバッファーMに溶解し、37.5単位のXbaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含む約1kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0177】
3μgのプラスミドpBluescriptII SK(−)を0.01%BSAを含む40μLのユニバーサルバッファーMに溶解し、30単位のXbaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0178】
上記で得た、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含むDNA断片(約1kbp)100ngとプラスミドpBluescriptII SK(−)由来のXbaI−EcoRI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるN末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を確認した。以下、このプラスミドをhA3R in pBSと称す。
【0179】
(3)プラスミドhA3R−polyA in pBSの構築
N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列の下流にSV40のポリアデニル化シグナルを付加したプラスミドhA3R−polyA in pBSを以下のようにして構築した(図22参照)。
【0180】
1.25μgの上記(2)で作製したプラスミドhA3R in pBSを0.01%BSAを含む40μLのユニバーサルバッファーMに溶解し、30単位のXbaIを加えて37℃で16時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含む約1kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0181】
2.5μgの上記(1)で作製したプラスミドpolyA in pBSを0.01%BSAを含む50μLのユニバーサルバッファーMに溶解し、30単位のXbaIを加えて37℃で16時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。回収したDNA断片を40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、約3.3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0182】
上記で得た、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含むDNA断片(約1kbp)40ngとプラスミドpolyA in pBS由来のXbaI−EcoRI断片(約3.3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で3時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをhA3R−polyA in pBSと称す。
【0183】
(4)ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築
CAGプロモーターを含む、N末端にFLAGタグが付加されたヒトA3アデノシン受容体の発現ベクターhA3R in pCAGを、以下のようにして構築した(図23参照)。
【0184】
3μgの上記(3)で作製したプラスミドhA3R−polyA in pBSを40μLのユニバーサルバッファーHに溶解し、12単位のEcoRIと15単位のEcoRVを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約1.5kbpのDNA断片(N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列の下流にSV40のポリアデニル化シグナルを含むDNA断片)を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0185】
4μgのプラスミドpCAG−GFP−pHPRTpを、50μLのユニバーサルバッファーKに溶解し、20単位のHpaIを加えて37℃で16時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、約8kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0186】
上記で得た、プラスミドhA3R−polyA in pBS由来のEcoRI−EcoRV断片(約1.5kbp)100ngとpCAG−GFP−pHPRTp由来のEcoRI−HpaI断片(約8kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で3時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをhA3R in pCAGと称す。
【0187】
実施例5 ヒトA3アデノシン受容体の発現ベクターの哺乳類細胞への導入と特異的薬物の反応性の評価
(1)一過性発現による薬物反応性の評価
宿主細胞マウスミエローマ細胞P3.X63/Ag8.U1(以下、P3U1と略す)に、アポエクオリンの発現プラスミドpCAG−AEQ−pHPRTpを導入した安定形質転換細胞株であるクローン21△hprt株(WO 01/33957)に、実施例4(4)で構築したヒトA3アデノシン受容体発現プラスミドhA3R in pCAGを導入し、ヒトA3アデノシン受容体の一過的発現細胞株を作製した。クローン21△hprt株が発現するアポエクオリンは発光基質セレンテラジンおよび分子状酸素と蛋白質複合体エクオリンを形成し、エクオリンはCa2+との結合により発光する。
【0188】
クローン21△hprt細胞株へのプラスミドhA3R in pCAGの導入は、エレクトロポレーション法により以下のようにして行なった。
該細胞株を8×10⁶個/mLになるようにK−PBS緩衝液(137mmol/L KCl、2.7mmol/LNaCl、8.1mmol/L Na2HPO4、1.5mmol/L KH2PO4、4mmol/L MgCl2)に懸濁し、この細胞懸濁液200μLと4μgのプラスミドhA3R in pCAGをエレクトロポレーション用キュベット〔ジーン・パルサー・キュベット(Gene Pulser Cuvette)、電極間距離2mm、バイオラッド(BIORAD)社製〕に入れ、パルス電圧0.25kV、電気容量125μFの条件で遺伝子導入し、10mLのFCSを含むRPMI 1640培地(インビトロジェン社製)に懸濁後、37℃、5%CO2条件下で24時間培養した。
【0189】
この一過性発現細胞株を用いて、ヒトA3アデノシン受容体がマウス細胞内において正常に機能することができるかを検証するため、A3アデノシン受容体に特異的なアゴニストであるクロロ−N6−(3−ヨードベンジル)−アデノシン−5’−N−メチルウロンアミド〔chloro−N6−(3−iodobenzyl)−adenosine−5’−N−methyluronamide、以下Cl−IB−MECAと略す〕(Trends Pharmacol. Sci., 19, 5, 1998)に対する応答性(細胞内Ca2+上昇量)を以下のようにしてエクオリンの発光量で評価した。コントロール細胞として、ヒトA3アデノシン受容体発現プラスミドを導入していないクローン21△hprt株についても、Cl−IB−MECAに対する応答性を調べた。
【0190】
培養後、各細胞株を1×10⁶個/mlになるように10μmol/Lのセレンテラジン〔モレキュラー・プローブズ(Molecular Probes)社製〕を含むRPMI 1640培地に懸濁し、培養用ガラスチューブ(岩城硝子社製)へ懸濁液を100μLずつ分注して4時間培養した。
培養後、各細胞株の発光量を1秒間毎に5秒間、ルミノメーターAuto Lumat LB953〔EG&Gベルトールド(Berthold)社製〕で測定したのち、2μmol/LのCl−IB−MECA溶液(10mmol/LになるようにDMSOに懸濁した溶液をRPMI 1640培地で希釈した溶液)を各培養用ガラスチューブへ100μLずつ添加し、添加直後からの発光量を1秒間毎に60秒間測定した。また、コントロールとして、Cl−IB−MECAが含まれていないDMSOを用いて同様の測定を行なった。
【0191】
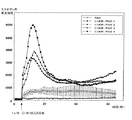
本測定の結果を図24に示す。Cl−IB−MECAを最終濃度1μmol/Lで加えた結果、ヒトA3アデノシン受容体発現プラスミドを導入していないコントロール細胞株と比較して、ヒトA3アデノシン受容体を一過性発現させた細胞株では約2倍のエクオリン発光量の上昇がみられた。
以上の結果より、マウス細胞で一過性発現させたヒトA3アデノシン受容体が、A3アデノシン受容体特異的なアゴニストに対して正常な応答性(Ca2+上昇)を有することが示された。
【0192】
(2)安定発現株を用いた薬物反応性の評価
クローン21△hprt株に、実施例4(4)で構築したヒトA3アデノシン受容体発現プラスミドhA3R in pCAGを導入し、ヒトA3アデノシン受容体の安定発現細胞株を作製した。この安定発現細胞株を用いて、ヒトA3アデノシン受容体がマウス細胞内において正常に機能することができるかを検証するため、A3アデノシン受容体に特異的なアゴニストであるCl−IB−MECAに対する応答性(細胞内Ca2+上昇量)をエクオリンの発光量で評価した。
【0193】
クローン21△hprt細胞株へのプラスミドhA3R in pCAGの導入は、(1)に記載したエレクトロポレーション法に準じて行なった。遺伝子導入し、10mLのFCSを含むRPMI 1640培地に懸濁後、37℃、5%CO2条件下で24時間培養した。培養後、HAT培地添加物〔HAT−Media Supplement (50×)、ベーリンガー・マンハイム・バイオケミカ(Boehringer Mannheim Biochemica)社製、アミノプテリン、ヒポキサンチンおよびチミジンを含む〕を200μL添加し、さらに6日間培養することでアミノプテリン耐性株を取得した。取得した薬剤耐性株の生細胞数を計測し、5個/mLになるように、2%HT培地添加物(HT−Media Supplement(50×)、ベーリンガー・マンハイム・バイオケミカ社製、ヒポキサンチンおよびチミジンを含む)および10%FCSを含むRPMI 1640培地を用いて希釈し、100μL/穴で96穴プレートに播種した。1週間後、単一コロニーを形成した穴の細胞を回収することにより、プラスミドhA3R in pCAGを導入した細胞群から4クローンの細胞株を得ることができた。各クローンは10%FCSを含むRPMI 1640培地を用いて拡大培養を行なった。
【0194】
培養後、各細胞株のCl−IB−MECAに対する応答性を(1)に記載した方法に準じて測定した。各プラスミドを導入していないコントロール細胞株(クローン△hprt細胞株)と比較して、ヒトA3アデノシン受容体を発現させた細胞株では、4クローン株中3クローン株で有意な発光量の上昇がみられた(図25参照)。特にクローン4は、コントロール細胞株と比べて6倍以上の上昇がみられた。
【0195】
以上の結果より、マウス細胞で安定発現させたヒトA3アデノシン受容体がA3アデノシン受容体特異的なアゴニストに対して正常な応答性(Ca2+上昇)を有することが示された。
【0196】
実施例6 相同組換え体を検出するためのサザンハイブリダイゼーションに用いる5’側および3’側プローブの作製
(1)5’側プローブの作製
実施例3で作製したターゲットベクターによって相同組換えが正確に行われたかどうかは、サザンハイブリダイゼーションにより解析するが、そのサザンハイブリダイゼーションで用いる5’側プローブとする、ターゲットベクターに含まれるマウスA3アデノシン受容体遺伝子のエクソン1の上流のマウスゲノム配列よりもさらに5’側のゲノム配列を含むDNAを以下のようにして作製した(図26参照)。
【0197】
3μgのプラスミドpBS−ex1を0.01%のBSAを含む20μLのユニバーサルバッファーTに溶解し、8単位のSmaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を20μLのユニバーサルバッファーLに溶解し、10単位のSacIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約1.2kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0198】
5μgのpBluescriptII SK(−)を0.01%BSAを含む50μLのユニバーサルバッファーTに溶解し、24単位のSmaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を40μLのユニバーサルバッファーLに溶解し、20単位のSacIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0199】
上記で得た、マウスA3アデノシン受容体遺伝子のエクソン1よりも上流のマウスゲノムDNA断片(約1.2kbp)100ngとpBluescriptII SK(−)由来のSmaI−SacI断片(約3kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるマウスゲノム配列を確認した。配列番号26にその塩基配列を示す。以下、このプラスミドをpBS−probe5’と称す。
【0200】
サザンハイブリダイゼーションで用いる5’側プローブは、プラスミドpBS−probe5’を鋳型としたPCRにより作製した。すなわち、プラスミドpBS−probe5’に含まれるマウスゲノム配列に基づいて、配列番号27で示される塩基配列を有する26merのプライマー、および配列番号28で示される塩基配列を有する26merのプライマーを作製した。これらのプライマーおよび、鋳型としてpBS−probe5’を用いてPCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、60℃で30秒間、72℃で1分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をアガロースゲル電気泳動して約300bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。以下、このDNA断片を5’側プローブとして用いる。
【0201】
(2)3’側プローブの作製
サザンハイブリダイゼーションで用いる3’側プローブとする、ターゲットベクターに含まれるマウスA3アデノシン受容体遺伝子のエクソン2よりも下流のマウスゲノム配列よりもさらに3’側のマウスゲノム配列を含むDNAを以下のようにして作製した(図27参照)。
【0202】
3μgのプラスミドpBS−ex2を20μLのユニバーサルバッファーMに溶解し、10単位のNheIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約600bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
3μgのpBluescriptII SK(−)を40μLのユニバーサルバッファーMに溶解し、20単位のSpeIを加えて37℃で16時間消化反応を行なったのち、該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。次に、回収したDNAを50μLのアルカリホスファターゼ用バッファーに溶解し、40単位のウシ小腸由来のアルカリホスファターゼを加えて50℃で30分間反応を行ない、フェノール/クロロホルム抽出後、エタノール沈殿法により末端が脱リン酸化された約3kbpのDNA断片を回収した。
【0203】
上記で得た、マウスA3アデノシン受容体のエクソン2よりも下流のマウスゲノムDNA断片(約600bp)100ngとpBluescriptII SK(−)由来のSpeI断片(約3kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるマウスゲノム配列を確認した。配列番号29にその塩基配列を示す。以下、このプラスミドをpBS−probe3’と称す。
【0204】
サザンハイブリダイゼーションで用いる3’側プローブを作製するため、プラスミドpBS−probe3’を鋳型としてPCRを行なった。すなわち、プラスミドpBS−probe3’に含まれるマウスゲノムDNA配列に基づいて、配列番号30で示される塩基配列を有する26merのプライマー、および配列番号31で示される塩基配列を有する26merのプライマーを作製した。これらのプライマーおよび、鋳型としてpBS−probe3’を用いてPCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、68℃で2分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をアガロースゲル電気泳動して、約240bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。以下、このDNA断片を3’側プローブとして用いる。
【0205】
実施例7 ヒトA3アデノシン受容体を発現するトランスジェニックマウスの作出(1)ES細胞へのターゲットベクターの導入
マウスES細胞AB2.2(レキシコン・ジェネティクス社製、カタログ番号C100、以下AB2.2細胞と称す)の培養は、M15培地〔15%FCS(レキシコン・ジェネティクス社製、カタログ番号B100)、10−4mol/Lのβメルカプトエタノール(レキシコン・ジェネティクス社製、カタログ番号M260)、2mmol/LのL−グルタミン(レキシコン・ジェネティクス社製)、50単位/mLのペニシリンおよび50μg/mLのストレプトマイシン(レキシコン・ジェネティクス社製、カタログ番号M250)を含むダルベッコ改変イーグル培地(DMEM、レキシコン・ジェネティクス社製、カタログ番号M205)〕を用いて、フィーダープレート上で37℃、5%CO2条件下で行なった。
【0206】
フィーダープレートは、以下のようにゼラチンコート処理を施した細胞培養用ディッシュにマイトマイシンC処理したマウス胚線維芽細胞(レキシコン・ジェネティクス社製、カタログ番号C200、以下、STO細胞と称す)を培養して作製した。まず、0.1%ゼラチン溶液(レキシコン・ジェネティクス社製、カタログ番号M210)で2時間以上、細胞培養用ディッシュ(96穴プレート、24穴プレート、3cmディッシュ、6cmディッシュ、8.5cmディッシュ)の培養面を覆うことによりゼラチンコート処理を行なった。続いて、購入したSTO細胞を融解後、STO培地(7%のFCS、2mmol/LのL−グルタミン、50単位/mLのペニシリンおよび50μg/mLのストレプトマイシンを含むDMEM)に4.4×105個/mLになるよう懸濁し、ゼラチンコート処理を施した細胞培養用ディッシュに、96穴プレートには0.07mL/穴、24穴プレートには0.5mL/穴、3cmディッシュには2mL/枚、6cmディッシュには4mL/枚、8.5cmディッシュには12mL/枚を播種し、37℃、5%CO2条件下で48時間以上培養したものをフィーダープレートとした。
【0207】
AB2.2細胞はM15培地に懸濁した後、フィーダープレートに播種して培養を開始した。M15培地は96穴プレートには0.1mL/穴、3cmディッシュには2mL/枚、6cmディッシュには4mL/枚、8.5cmディッシュには10mL/枚、マルチディッシュおよび24穴プレートには0.5mL/穴を使用した。細胞がコンフルエントに到達する前に以下のようにして継代を行なった。まず、継代に先駆け、2時間前にM15培地を交換した。細胞をPBS(レキシコン・ジェネティクス社製)で2回洗浄した後、96穴プレートには0.025mL/穴、24穴プレートには0.25mL/穴、3cmディッシュには1mL/枚、6cmディッシュには2mL/枚、8.5cmディッシュには2mL/枚の0.04%EDTAを含む0.25%トリプシン溶液(レキシコン・ジェネティクス社製、カタログ番号M220、以下、トリプシン溶液と略す)を添加し、37℃、5%CO2条件下で15分間放置した。等量のM15培地を添加し、3mLトランスファーピペット(ファルコン社製、カタログ番号7575)を用いて40回激しくピペッティングし細胞を分散させた。細胞を含む溶液から、遠心分離により細胞を沈殿させて回収した。回収した細胞をM15培地に再び懸濁し、新しいフィーダープレート上に播種することで継代を行なった。
【0208】
AB2.2細胞へのターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の導入は、以下のようにして、エレクトロポレーション法により行なった。実施例3(15)で得られたターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2は、制限酵素SalIで切断して直鎖状にし、フェノール/クロロホルム抽出後、エタノール沈殿を行ない、0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)に溶解したものを用いた。購入したAB2.2細胞3.0×10⁶個を6cmディッシュに播種し、48時間培養した後、8.5cmディッシュへ継代し、さらに24時間培養した。24時間後、7mLのPBSで2回洗浄し、上記の継代方法に準じて細胞を回収した。回収した細胞1.0×10⁷個を0.9mLのPBSに懸濁し、25μgの直鎖状ploxP−DT−arm1−HPRT−hA3R−arm2をエレクトロポレーション用キュベット(ジーン・パルサー・キュベット、電極間距離4mm、バイオ・ラッド社製、カタログ番号165−2088)内で混合した。エレクトロポレーション装置ジーンパルサー(バイオ・ラッド社製)を用いて、パルス電圧0.23kV、電気容量500μFの条件で遺伝子導入し、70mLのM15培地に懸濁後、7枚の8.5cmフィーダープレートに10mLずつ播種し、24時間培養した。
【0209】
24時間後、100×HAT添加物(HAT Supplement (100×)、インビトロジェン社製、カタログ番号3992、アミノプテリン、ヒポキサンチンおよびチミジンを含む)を1×濃度で含むM15培地で5日間培養した後、100×HT添加物(HT Supplement (100×)、インビトロジェン社製、カタログ番号11067−030、ヒポキサンチンおよびチミジンを含む)を1×濃度で含むM15培地でさらに3日間培養することでアミノプテリン耐性コロニーを出現させた。各コロニーを、以下のようにして単離し、培養を継続した。まず、出現したコロニーをPBSで2回洗浄した後、プラスチック製の滅菌チップを用いて計205コロニーを直接拾いあげて、30μLのトリプシン溶液を添加した丸底96穴プレート(ファルコン社製、カタログ番号3077)へ1コロニー/穴になるように移した。37℃、5%CO2条件下で15分間以上放置した後、70μL/穴のM15培地を添加し、プラスチック製の滅菌チップで40回激しくピペッティングを行ない細胞を分散させた。細胞懸濁液を、各穴に100μLのM15培地を添加した96穴フィーダープレートに播種して3日間培養を行なった。
【0210】
3日後、以下のようにしてレプリカプレートを作製し、さらに5日間培養した。まず、上記の96穴フィーダープレートで培養した細胞を100μL/穴のPBSで2回洗浄した後、25μLのトリプシン溶液を添加し、37℃、5%CO2条件下で15分間以上放置した。25μLのM15培地を添加し、プラスチック製の滅菌チップで40回激しくピペッティングを行ない分散させた。続いて20%ジメチルスルフォキシド(DMSO、シグマ・アルドリッチ社製、カタログ番号D2650)、40%FCSを含むDMEM(以下、2×フリージング培地と称す)を50μL添加して混合した細胞懸濁液から50μLを分取し、あらかじめゼラチンコート処理し、100μL/穴のM15培地を添加しておいた96穴プレートに移すことにより、レプリカプレートを作製した。残りの細胞懸濁液を含むプレートはマスタープレートとして−80℃で凍結保存した。
【0211】
(2)サザンハイブリダイゼーションによる相同組換え体の選択
(1)で作製したレプリカプレートを5日間培養後、培地を除いて100μL/穴のPBSで2回洗浄した後、細胞溶解液〔10mmol/LのTris−HCl (pH7.5)、10mmol/L EDTA、10mmol/L NaCl、0.5%サルコシル、1mg/mLプロテイナーゼK(インビトロジェン社製、カタログ番号25530−049)〕を50μL/穴ずつ加え、密封容器の中へ十分水を含ませた紙と共に入れたのち、60℃で24時間保温し、細胞を溶解させた。細胞の溶解液に、75mmol/L NaClを含むエタノールを100μL/穴ずつ加えて室温で30分間以上放置し、ゲノムDNAを沈殿させた後、96穴プレートを逆さにすることにより溶液を廃棄した。続いて150μL/穴の70%エタノールで3回洗浄した後、室温で20分間放置することにより残ったエタノールを揮発させた。
【0212】
12単位のEcoRIと5μgのリボヌクレアーゼA(シグマ社製;カタログNo.R5125)を含むユニバーサルバッファーH 30μL/穴を添加して、激しくピペッティングを行ないゲノムDNAをよく溶解させてから、37℃で20時間消化反応を行なった。反応後、該反応液をアガロースゲル電気泳動し、Southernの方法(J. Mol. Biol., 98, 503, 1975)でナイロンフィルター(HybondTM−N+、アマシャム・バイオサイエンス社製)へ移した。実施例9で作製した5’側プローブおよび3’側プローブを、T7クイックプライム・キット(アマシャム・バイオサイエンス社製)を用いて[α−32P] dCTP(NEN社製)で標識した。この標識した各プローブと上記で作製したフィルターを一晩ハイブリダイズさせ、0.1%SDSを含む2×SSPEを用いて65℃で15分間の洗浄を3回、0.1%SDSを含む0.2×SSPEを用いて65℃で15分間の洗浄を2回行ない、X線フィルム(コダック・サイエンティフィック・イメージング・フィルムX−OMATTM AR、コダック社製)と重ね合わせて−80℃で一晩感光させ、翌日現像した。
【0213】
上記のサザンハイブリダイゼーションでは、野生型のマウスゲノムDNAをEcoRIで切断した場合、5’側プローブを用いることにより約9kbpのDNA断片、3’側プローブを用いることにより約6.5kbpのDNA断片が検出される。一方、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2によって正常に相同組換えが引き起こされ、マウスゲノムDNA中のマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換されている場合には、5’側プローブを用いることにより約8.5kbpのDNA断片が、3’側プローブを用いることにより約8.8kbpのDNA断片が検出される(図28参照)。
【0214】
以上のサザンハイブリダイゼーションの結果、(1)で得られたES細胞のアミノプテリン耐性株205コロニーのうち、16コロニー(1B7、1C3、1C6、1D1、1D7、1D12、1F9、1F11、1G2、1G11、1H11、2A4、2B3、2B12、2D9、2E3)が片方の染色体においてマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換された相同組換え体であることが判明した。
【0215】
相同組換え体である16コロニーのES細胞について、以下のようにして凍結保存用ストックを作製した。
16コロニーの凍結保存したマスタープレートを融解し、各相同組換え体を含む細胞懸濁液を、2mL/穴のM15培地を添加した24穴フィーダープレートの各穴に播種し、24時間培養した。培地を交換し、2日間培養を行なった後、3cmディッシュのフィーダープレートに継代しさらに3日間培養した。(1)に記載した継代方法に準じて、ディッシュより剥離後、回収した細胞を0.5mLのM15培地に懸濁した。さらに0.5mLの2×フリージング培地を加えて混合した懸濁液を、0.1mLずつ細胞凍結用チューブに分注し、−80℃で凍結保存し、ストックとして保管した。
【0216】
(3)相同組換え体からの薬剤耐性遺伝子の除去
(2)で得た相同組換え体より、形態と増殖能が良い4クローン(1C6、1D1、1F11、2A4)を選び、Cre発現ベクターを導入することにより、loxP配列間に存在する薬剤耐性遺伝子(hprt遺伝子)の除去を行なった。上記4クローンの凍結保存ストックを各クローン1本ずつ融解し、それぞれ2mL/穴のM15培地の入った24穴フィーダープレートに播種して2日間培養した。3cmディッシュフィーダープレートへ継代し、24時間後に培地交換を行なった。さらにその24時間後、1mLのPBSで2回洗浄し、1mLのトリプシン溶液を添加した。37℃、5%CO2条件下で15分間放置した後、1mLのM15培地を添加し、3mLトランスファーピペットを用いて40回激しくピペッティングすることにより細胞を剥離させた。遠心分離により細胞を沈殿させて回収し、0.9mLのPBSに懸濁させた。該細胞懸濁液とCre発現ベクターpBS185(インビトロジェン社製)25μgを0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)に溶解させたものを用いて、(1)に記載したエレクトロポレーション法に準じて細胞に遺伝子導入し、10mLのM15培地に懸濁後、8.5cmディッシュのフィーダープレートに播種し、24時間培養した。24時間後、培地交換を行ない、さらに3日間培養した。
【0217】
培養した細胞を7mlのPBSで2回洗浄した後、(1)に記載した継代方法に準じて、ディッシュより剥離して回収し、10mLのM15培地に懸濁し、細胞数を測定した。続いて、1000×の6−チオグアニン(シグマ・アルドリッチ社製)を1×濃度で含むM15培地を用いて、500個/mL、50個/mL、5個/mLに細胞を希釈し、各10mLずつ8.5cmディッシュのフィーダープレートに播種して7日間培養することでhprt遺伝子欠損コロニーを出現させた。これら各コロニーを(1)に記載した方法に準じて、単離し、96穴フィーダープレートに播種して3日間培養を行なった。形態の良いクローンを、各コロニーについて12クローンずつそれぞれ24穴フィーダープレートへ継代し、2日間培養を行なった。さらに形態の良い6クローンずつをそれぞれ3cmディッシュのフィーダープレートに継代して3日間培養を行なった。細胞を(1)に記載した継代方法に準じてディッシュより剥離して、回収し、0.5mLのM15培地に懸濁した。該細胞懸濁液に、さらに0.5mLの2×フリージング培地を加えて混合した懸濁液を0.1mlずつ細胞凍結用チューブに分注し、計24クローン(1C6−1〜−6、1D1−1〜−6、1F11−1〜−6、2A4−1〜−6)を−160℃で凍結保存用ストックとして保管した。
【0218】
(4)サザンハイブリダイゼーションによるhprt遺伝子の除去の確認
上記、24クローンの凍結保存用ストックを各1本ずつ融解し、2mLのM15培地の入ったゼラチンコート処理済み3cmディッシュに播種して3日間培養を行なった。3日後、培地を除いて1mLのPBS緩衝液で2回洗浄した後、(2)に記載の細胞溶解液を1.75mLずつ加え、密封容器の中へ十分水を含ませた紙と共に入れたのち、60℃で24時間保温し、細胞を溶解させた。細胞の溶解液に75mmol/LのNaClを含むエタノールを3mLずつ加えて室温で30分間以上放置した後、滅菌チップの先にひっかけるようにしてゲノムDNAを回収した。このゲノムDNAを70%エタノールで3回洗浄した後、室温で20分間放置することによりエタノールを揮発させた。ゲノムDNAを200μg/mLのリボヌクレアーゼAおよび0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)100μLに溶解した。得られた各ゲノムDNAを12μgずつ120μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液を滅菌チップで3回ピペッティングすることにより未消化のゲノムDNAを切断した。さらに0.5mol/LのEDTA(pH8.0)を1.2μLおよびエタノール300μLを加えたのち、15000rpmで10分間遠心分離を行ないゲノムDNAの沈殿を得た。
【0219】
ゲノムDNAの沈殿を0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)20μLに溶解したのち、全量をアガロースゲル電気泳動し、(2)に記載の方法に準じて、ナイロンフィルターに移し、32Pで標識した3’側プローブとサザンハイブリダイゼーションを行なった。上記のサザンハイブリダイゼーションにより、マウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換されているマウスゲノムDNAをEcoRIで切断した場合には、(2)で示す通り、3’側プローブを用いることにより約8.8kbpのDNA断片が検出されるが、Cre蛋白質によってloxP配列の間に存在するPGKプロモーターおよびhprt遺伝子(約3.8kbp)が除去されていると約5kbpと短いDNA断片が検出される(図29参照)。
【0220】
サザンハイブリダイゼーションの結果より、解析した24クローン全てにおいてヒトA3アデノシン受容体遺伝子の下流に存在していたloxP配列の間に挟まれていたPGKプロモーターおよびhprt遺伝子(約3.8kbp)がマウスゲノム上より除去されていることが確認された。
【0221】
(5)ヒトA3アデノシン受容体cDNAを有するES細胞を用いたキメラマウスの作製(4)で樹立した、マウスA3アデノシン受容体遺伝子の片方のアリルをヒトのA3アデノシン受容体cDNAに置換したES細胞のうち、形態と増殖性の良い3クローン(1C6−1、1F11−4、2A4−5)をマウス胚盤胞へ注入するため、フィーダープレート上で培養を行なった。各クローンの凍結保存用ストック1本を融解後、10mLのM15培地に懸濁し、遠心分離して沈殿させ細胞を回収した。細胞をM15培地を0.5mL/穴添加した24穴フィーダープレートに播種し培養を開始した。2日後、3cmディッシュのフィーダープレートに継代した。さらに2日後、PBS1mLで2回洗浄した後、0.5mLのトリプシン溶液を加えて、37℃、5% CO2条件下で15分間放置した。0.5mlのM15培地を添加し、3mLトランスファーピペットを用いて40回激しくピペッティングして懸濁したところに、FCSを加えて混合し、該細胞懸濁液をマウス胚盤胞への注入に用いた。
【0222】
マウス胚盤胞は、過排卵処理を施した雌のC57Bl/6Jマウスを同系の雄マウスと自然交配させ、4日後に摘出した子宮の内部をM15培地で潅流することにより取得した。取得したマウス胚盤胞を37℃、5% CO2条件下で胚盤胞腔が十分に膨らむまで放置した後、約4℃に冷却した20mmol/LのHEPESを含むM15培地中に移し、マイクロインジェクター(成茂科学社製)およびマイクロマニピュレーター(成茂科学社製)を装備した倒立顕微鏡(ニコン社製)下で観察しながら、注入針を操作し、各ES細胞クローン(1C6−1、1F11−4、2A4−5)10〜15個ずつをそれぞれ胚盤胞腔内へ顕微注入した。該胚盤胞を37℃、5%CO2条件下で胚盤胞腔が膨らむまで放置した後、マニピュレーティング・マウス・エンブリオ第2版に記載された方法に従い、偽妊娠の雌MCH系統マウスの卵管側子宮部分に移植後、着床させた。偽妊娠の雌MCH系統マウス(10週齢以降)は、発情期前期から発情期にある雌MCH系統マウスを精管結紮雄マウスMCH系統マウス10週以降の個体と移植3日前の17:00に1:1で同居、交配させ、翌朝9:00に膣栓確認を行ない、2日後に上記の目的で使用した。
【0223】
注入したES細胞(1C6−1、1F11−4、2A4−5)の寄与により、黒色の被毛の中に茶褐色の被毛が現れたキメラ個体のうちキメラ率が40%を超える雄の個体が、1F11−4より11匹、2A4−5より11匹得られた。
【0224】
(6)キメラ個体の交配によるヒトA3アデノシン受容体cDNAを有するヘテロ接合体マウスの取得
(5)で得られたキメラ個体を8週齢まで飼育した後、雌のC57Bl/6J系統8週齢以降の個体と1:1で交配させ産仔を得た。該産仔のうち、茶褐色の被毛を有する個体の尾よりゲノムDNAを調製し、相同組換えの有無を試験した。ゲノムDNAの調製は、マニピュレーティング・マウス・エンブリオ第2版に記載された方法により、尾の約0.5cm断片から抽出した。得られたゲノムDNAは70%エタノールで洗浄した後に乾燥させ、200μg/mlのリボヌクレアーゼAおよび0.1mmol/lのEDTAを含む10mmol/lのトリス(pH8.0)溶液300μLに溶解して用いた。各ゲノムDNA12μgを制限酵素EcoRIで切断し、(4)に記載の方法に準じてサザンハイブリダイゼーションを行なった。その結果、1F11−4と2A4−5から産まれた産仔において、実施例8に示すように、6.5kbpと5.0kbpの2本のバンドが見られ、A3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換されたヘテロ接合体マウスが含まれていた。以上の結果から、キメラ率が40%を超えていたキメラ個体は生殖系列キメラマウスであると同定した。このヘテロ接合体マウスは、自己のA3アデノシン受容体と共にヒトA3アデノシン受容体を発現するマウスである。
【0225】
(7)ヒトA3アデノシン受容体のみを発現するマウスの取得
上記(6)で得られたヘテロ接合体マウスを8週齢まで飼育した後、雄と雌を交配させ産仔を得た。該産仔の個体の尾より(4)に記載の方法に準じてゲノムDNAを調製し、サザンハイブリダイゼーションを行なった。その結果、実施例8に示すように、5.0kbpのバンドのみが見られ、両方の染色体においてA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換しているホモ接合体マウスが、産仔に含まれていた。このホモ接合体マウスは、マウスA3アデノシン受容体の代わりにヒトA3アデノシン受容体を発現するマウスである。
【0226】
実施例8 A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウスのゲノム構造解析
C57BL/6Jマウス(日本クレア)、実施例7の(6)に記載したA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウス、および実施例7の(7)に記載したA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスより尻尾を採取し、実施例9(4)と同様にしてゲノムDNAを調製した。該ゲノムDNAをTEバッファー(インビトロジェン社製)に溶解した後、10μgのゲノムDNAを16時間EcoRI(タカラバイオ社製)で切断し、実施例7の(2)に記した方法でサザンハイブリダイゼーションを行なった。
【0227】
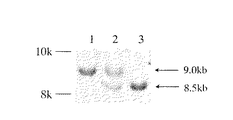
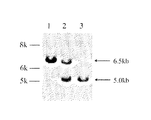
実施例6の(1)記載の5’側プローブを用いてサザンハイブリダイゼーションを行なった結果、C57BL/6Jマウスでは約9kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスでは約9kbpと約8.5kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスでは約8.5kbpのバンドが検出された(図30)。続いて、実施例6の(2)記載の3’側プローブを用いてサザンハイブリダイゼーションを行なった結果、C57BL/6Jマウスでは約6.5kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスでは約6.5kbpと約5.0kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合型マウスでは約5.0kbpのバンドが検出された(図31)。以上の結果は図28および図29にて模式的に示したゲノム構造と合致しており、該ヘテロ接合体マウスでは、片方の染色体上のA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換されていることが、該ホモ接合体マウスは両染色体上のA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換されていることが確認された。
【0228】
実施例9 A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウス由来マスト細胞を用いた、ヒトA3アデノシン受容体特異的アンタゴニストの評価
(1)骨髄細胞由来マスト細胞(BMMC)の作製
C57BL/6Jマウスおよび実施例7の(7)で作製したA3アデノシン受容体遺伝子をキメラA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスより取得した骨髄細胞より、以下に記すSupajaturaらの方法[ザ・ジャーナル・オブ・イムノロジー(J. Immunol.), 167, 4 (2001) ]に準じた方法により、骨髄細胞由来マスト細胞(以下、BMMCとよぶ)を作製した。
【0229】
オスBALB/cAマウス(日本クレア)20匹より脾臓を摘出後ホモジナイズにより単離した脾臓細胞を、脾臓細胞培養培地〔10%FCS(ハイクローン社製)、10mmol/L HEPES緩衝液(インビトロジェン社製)、0.1mmol/L 2メルカプトエタノール(インビトロジェン社製)、50mg/Lのゲンタマイシン(ナカライテスク社製)、3.4mg/LのPhytolacca americana(ヨウシュヤマゴボウ)由来レクチン(シグマ−アルドリッチ社製)含むRPMI 1640培地(インビトロジェン社製)〕にて2×10⁶細胞/mLに懸濁し、37℃、5%CO2条件下で5日間培養した。培養後、培養上清を回収した。以下、該培養上清をPWM−SCM(ヨウシュヤマゴボウ・マイトジェンで刺激した脾臓細胞の培養上清の略)と呼ぶ。
【0230】
続いて、C57BL/6Jマウスおよび実施例7の(7)で作製したA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスの大腿骨よりそれぞれ骨髄細胞を回収し、BMMC培地〔10%FCS、0.1mmol/Lピルビン酸ナトリウム(インビトロジェン社製)、0.1mmol/L非必須アミノ酸(インビトロジェン社製)、50μmol/Lの2メルカプトエタノール、50mg/Lのゲンタマイシン、10%のPWM−SCMを含むRPMI 1640培地〕にて37℃、5% CO2条件下で培養を行なった。4日おきに新鮮な培地に交換し、培養開始後28日目に以下に示した抗体染色を行なった。
【0231】
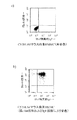
2×10⁵細胞をダルベッコのリン酸緩衝液(以下、PBSと表す)(インビトロジェン社製)で洗浄後、0.2μgのフルオレセインイソチオシアネート(以下、FITCと略す)で標識したトリニトロフェノール(以下TNPと略す)特異的IgE〔KM393細胞(ATCC番号:TIB142)より取得〕および0.2μgのフィコエリスリン(以下、PEと略す)で標識した抗マウスc−kit抗体(ファーミンジェン社製)を含むPBSにて、氷上で1時間反応した。反応後、細胞をPBSで2回洗浄し、FACS Calibur(ベクトン・ディッキンソン)にてFITCおよびPEの蛍光強度を測定した。マスト細胞細胞膜上にはIgE Fc受容体およびc−kitが存在し、IgEと抗マウスc−kit抗体の両抗体が結合することが報告されているが(Immunity, 16, 441, 2002)、C57BL/6Jマウス由来細胞(図32)およびA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウス由来細胞(図33)の95%以上が両抗体で染色され、これら細胞群がBMMCに分化していることが確認された。
【0232】
(2)細胞内Ca2+量測定によるヒトA3アデノシン受容体特異的アンタゴニストの評価
A3アデノシン受容体アゴニストならびにアンタゴニストによるBMMCの細胞内Ca2+量の変動を以下に示す方法により測定した。
【0233】
TNP特異的IgEを100ng/mLで添加したBMMC培地にて、上記(1)で作製したBMMCを1×106細胞/mL、37℃、5% CO2条件下で16時間培養した。培養後、BMMCをカルシウム測定緩衝液〔20mmol/L HEPES(ナカライテスク社製)、115mmol/L NaCl(純正化学社製)、5.4mmol/L KCl(ナカライテスク社製)、0.8mmol/L MgCl2(ナカライテスク社製)、1.8mmol/L CaCl2(ナカライテスク社製)、13.8mmol/Lグルコース(ナカライテスク社製)、0.2% BSA(シグマ−アルドリッチ社製)、2.5mM プロベネシド(probenecid、シグマ−アルドリッチ社製)〕で2回洗浄したのち、最終濃度5μmol/LのFluo−3 AM(モレキュラープローブズ社製)と最終濃度0.5%のプルロニック(Pluronic)F−127(シグマ−アルドリッチ社製)を加えたカルシウム測定緩衝液に懸濁して37℃、5% CO2条件下で1時間培養した。培養後、カルシウム測定緩衝液で2回洗浄した後、2.5×10⁵細胞/mLになるようにカルシウム測定緩衝液で懸濁後、100μlずつ96穴プレートに分注して37℃、5% CO2条件下で30分培養した。培養後、(a)カルシウム測定緩衝液のみ添加、(b)最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを添加、(c)最終濃度1μmol/LのCl−IB−MECAを添加する10分前に最終濃度1μmol/LのヒトA3アデノシン受容体特異的アンタゴニストKF26777を添加、もしくは(d)最終濃度10ng/mLのTNP−BSA(コスモバイオ社製)を添加した。(a)〜(d)それぞれの細胞について、細胞内Ca2+量の指標として、FDSS 6000(浜松ホトニクス社製)を用いて、励起波長480nmによって生じる波長530nmの蛍光を、ブルーダイクロイックミラーに透過させた後、吸光520〜560nMフィルターで1分間測定した。
【0234】
図34に示すように、C57BL/6Jマウス由来BMMCではCl−IB−MECA添加による細胞内Ca2+量の増加が観察されたが、その増加はCl−IB−MECA添加の10分前に最終濃度1μmol/LのヒトA3アデノシン受容体アンタゴニストKF26777を添加した場合においても同様に観察され、アンタゴニストによる抑制は見られなかった。一方、図35に示すように、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCではCl−IB−MECA添加による細胞内Ca2+量の増加が観察され、さらにその増加はCl−IB−MECA添加の10分前に最終濃度1μmol/LのヒトA3アデノシン受容体アンタゴニストKF26777を添加することにより完全に抑制された。したがって、ヒトA3アデノシン受容体特異的アンタゴニストは、BMMCにおいてA3アデノシン受容体を介した細胞内Ca2+の増加を抑制することが確認された。このことは通常のマウスのBMMCでは確認できなかったのに対し、A3アデノシン受容体遺伝子をキメラA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCを用いることにより初めて確認することができた。なお、両BMMCにおいて細胞に結合しているTNP特異的IgEの抗原であるTNP−BSA添加により、細胞内Ca2+量の増加が観察され(図34および35)、抗原によるIgEの架橋を介したマスト細胞の活性化が正常に起きていることを確認した。
【0235】
以上の結果より、従来のマウスでは不可能であったヒトA3アデノシン受容体特異的アンタゴニストの薬理評価が、本発明のA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウスを用いることによって可能であることが明らかとなり、本マウスはヒトA3アデノシン受容体に対する特異的薬物の薬理評価に有用であることが示された。
【0236】
【発明の効果】
本発明により、ヒトA3アデノシン受容体に特異的に作用する物質の薬理評価を行なうことのできる非ヒト哺乳動物が提供される。
【0237】
「配列表フリーテキスト」
配列番号1−ヒトA3アデノシン受容体cDNA増幅用プライマー
配列番号2−ヒトA3アデノシン受容体cDNA増幅用プライマー
配列番号5−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号6−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号7−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号8−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号9−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号10−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号12−ploxP−RE−HPRT−hA3R−arm2構築用オリゴDNA
配列番号13−ploxP−RE−HPRT−hA3R−arm2構築用オリゴDNA
配列番号14−A3R−C2構築用オリゴDNA
配列番号15−A3R−C2構築用オリゴDNA
配列番号16−A3R−C3構築用プライマー
配列番号17−A3R−C3構築用プライマー
配列番号18−マウスゲノムDNA増幅用プライマー
配列番号19−マウスゲノムDNA増幅用プライマー
配列番号20−ヒトA3アデノシン受容体cDNA断片増幅用プライマー
配列番号21−ヒトA3アデノシン受容体cDNA断片増幅用プライマー
配列番号22−SV40のポリアデニル化シグナルを含むDNA断片増幅用プライマー
配列番号23−SV40のポリアデニル化シグナルを含むDNA断片増幅用プライマー
配列番号24−FLAGタグを付加したヒトA3アデノシン受容体をコードするDNA増幅用プライマー
配列番号25−FLAGタグを付加したヒトA3アデノシン受容体をコードするDNA増幅用プライマー
配列番号27−マウスA3受容体遺伝子5’側プローブ増幅用プライマー
配列番号28−マウスA3受容体遺伝子5’側プローブ増幅用プライマー
配列番号30−マウスA3受容体遺伝子3’側プローブ増幅用プライマー
配列番号31−マウスA3受容体遺伝子3’側プローブ増幅用プライマー
【0238】
【配列表】

【図面の簡単な説明】
【図1】図1は、ヒトA3アデノシン受容体cDNAを含むプラスミドpBS−hA3Rの構築を示す。
【図2】図2は、A3アデノシン受容体遺伝子のエクソン1を含む約9kbpのマウスゲノムDNA配列に存在する、各制限酵素に対する認識配列を示す。
【図3】図3は、A3アデノシン受容体遺伝子のエクソン2を含む約6.5kbpのマウスゲノムDNA配列に存在する、各制限酵素に対する認識配列を示す。
【図4】図4は、本発明で決定したA3アデノシン受容体遺伝子を含む約5.2kbpのマウスゲノムDNA配列、および公知であるA3アデノシン受容体遺伝子を含む約6kbpのマウスゲノムDNA配列の領域を示す。
【図5】図5は、マウスA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAで置換するためのターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第1工程、プラスミドploxP−HPRT−hA3R−arm2の構築を示す。
【図6】図6は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第2工程、プラスミドploxP−RE−HPRT−hA3R−arm2の構築を示す。
【図7】図7は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第3工程、プラスミドA3R−C1の構築を示す。
【図8】図8は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第4工程、プラスミドA3R−C2の構築を示す。
【図9】図9は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第5工程、プラスミドA3R−C3の構築を示す。
【図10】図10は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第6工程、プラスミドA3R−C4の構築を示す。
【図11】図11は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第7工程、プラスミドploxP−RE−C−HPRT−hA3R−arm2の構築を示す。
【図12】図12は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第8工程、プラスミドA3R−N1の構築を示す。
【図13】図13は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第9工程、プラスミドA3R−N2の構築を示す。
【図14】図14は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第10工程、プラスミドA3R−N3の構築を示す。
【図15】図15は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第11工程、プラスミドA3R−N4の構築を示す。
【図16】図16は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第12工程、プラスミドA3R−N5の構築を示す。
【図17】図17は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第13工程、プラスミドA3R−N6の構築を示す。
【図18】図18は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第14工程、プラスミドploxP−arm1−HPRT−hA3R−arm2の構築を示す。
【図19】図19は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第15工程、プラスミドploxP−DT−arm1−HPRT−hA3R−arm2の構築を示す。
【図20】図20は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第1工程、プラスミドpolyA in pBSの構築を示す。
【図21】図21は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第2工程、プラスミドhA3R in pBSの構築を示す。
【図22】図22は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第3工程、プラスミドhA3R−polyA in pBSの構築を示す。
【図23】図23は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第3工程、プラスミドhA3R in pCAGの構築を示す。
【図24】図24は、ヒトA3アデノシン受容体を一過的に発現させたマウスミエローマ細胞P3U1の、A3アデノシン受容体に特異的なアゴニストCl−IB−MECAに対する反応性(細胞内Ca2+の上昇量)を測定した結果を示す。横軸は時間(秒)で、矢印の時点でCl−IB−MECAを細胞に添加した。縦軸はエクオリンの発光量で、細胞内Ca2+の上昇量を表す。●はヒトA3アデノシン受容体を発現させたP3U1細胞、△はコントロールのP3U1細胞、□はCl−IB−MECAを添加しなかったコントロールのP3U1細胞の測定結果である。
【図25】図25は、ヒトA3アデノシン受容体を安定発現させたマウスミエローマ細胞株(計4株)のA3アデノシン受容体に特異的なアゴニストCl−IB−MECAに対する反応性(細胞内Ca2+の上昇量)を測定した結果を示す。横軸は時間(秒)で、矢印の時点でCl−IB−MECAを細胞に添加した。縦軸はエクオリンの発光量で、細胞内Ca2+の上昇量を表す。●、▲、黒い四角および◆はヒトA3アデノシン受容体を安定発現させたP3U1細胞、□はコントロールのP3U1細胞の測定結果である。
【図26】図26は、プラスミドpBS−probe5’が含むマウスゲノムDNAのSacI−SmaI断片の位置を模式的に示す。
【図27】図27は、プラスミドpBS−probe3’が含むマウスゲノムDNAのNheI断片の位置を模式的に示す。
【図28】図28は、A3アデノシン受容体遺伝子周辺のマウスゲノム構造および、相同組換えによりマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換された時の同マウスゲノム構造を示す。
【図29】図29は、相同組換えによりマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換された時のマウスゲノム構造および、Creタンパク質によりloxP配列とloxP配列の間に存在する薬剤耐性マーカー(PGKプロモーター及びhprt遺伝子)が除去された時の同マウスゲノム構造を示す。
【図30】図30は、C57BL/6Jマウス、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスおよびホモ接合体マウスのゲノムDNAに対する5’側プローブを使用したサザンハイブリダイゼーションの解析結果を示す。レーン1はC57BL/6Jマウス、レーン2はヘテロ接合体マウス、レーン3はホモ接合体マウスの結果を示す。
【図31】図31は、C57BL/6Jマウス、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスおよびホモ接合体マウスのゲノムDNAに対する3’側プローブを使用したサザンハイブリダイゼーションの解析結果を示す。レーン1はC57BL/6Jマウス、レーン2はヘテロ接合体マウス、レーン3はホモ接合体マウスの結果を示す。
【図32】図32は、TNP特異的IgEおよび抗c−kit抗体を用いたC57BL/6Jマウス由来BMMCのFACSによる解析を示す。a)は未染色のBMMC、b)は抗体によって染色したBMMCのFACS解析結果を示す。縦軸はPE標識した抗c−kit抗体により染色された細胞の蛍光強度、横軸はFITC標識したTNP特異的IgEにより染色された細胞の蛍光強度を示す。
【図33】図33は、TNP特異的IgEおよび抗c−kit抗体に対するA3アデノシン受容体をヒトA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCのFACSによる解析を示す。a)は未染色のBMMC、b)は抗体によって染色したBMMCのFACS解析結果を示す。縦軸はPE標識した抗c−kit抗体により染色された細胞の蛍光強度、横軸はFITC標識したTNP特異的IgEにより染色された細胞の蛍光強度を示す。
【図34】図34は、C57BL/6Jマウス由来BMMCの細胞内Ca2+量の変動を示す。a)はカルシウム測定緩衝液のみを添加した結果、b)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを添加した結果、c)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを加える10分前にヒトA3アデノシン受容体アンタゴニストKF26777を添加した結果、d)は最終濃度10ng/mLのTNP−BSAを添加した結果を示す。縦軸はCa2+により励起されるFluo−3の波長530nmの蛍光量を、薬物添加前の値を1.0とした相対値で示す。横軸は薬物添加後の時間を秒で示す。
【図35】図35は、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCの細胞内Ca2+量の変動を示す。a)はカルシウム測定緩衝液のみを添加した結果、b)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを添加した結果、c)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを加える10分前にヒトA3アデノシン受容体アンタゴニストKF26777を添加した結果、d)は最終濃度10ng/mLのTNP−BSAを添加した結果を示す。縦軸はCa2+により励起されるFluo−3の波長530nmの蛍光量を、薬物添加前の値を1.0とした相対値で示す。横軸は薬物添加後の時間を秒で示す。
【発明の属する技術分野】
本発明は、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物に関する。本発明はまた、上記トランスジェニック非ヒト哺乳動物の作製方法、該トランスジェニック非ヒト哺乳動物を利用した試験物質の薬理評価方法、ならびに該トランスジェニック非ヒト哺乳動物の作製に使用するターゲットベクターに関する。
【0002】
【従来の技術】
A3アデノシン受容体は、アデノシン受容体のサブタイプとして発見された受容体である(非特許文献1、2および3参照)。A3アデノシン受容体のアゴニスト又は拮抗薬のアッセイ系が構築され(特許文献1参照)、多くの化合物が探索されてきた。その結果、多くのA3アデノシン受容体アンタゴニストが既に取得されている(特許文献1、2、3、4、5、6、7、8、9、10、11、12、13、14、15、16および17参照)。
【0003】
しかし、マウスやラットなど薬理評価に用いられるモデル動物のA3アデノシン受容体に対してもヒトA3アデノシン受容体と同等に強い拮抗作用を有する化合物が見出されていないため、A3アデノシン受容体の種差による薬物反応性の違いを克服し、ヒト疾患モデルでその有効性を適切に評価することができていない。すなわち、取得された医薬開発候補化合物の疾患に対する薬効および副作用の実質的な評価ができないことがA3アデノシン受容体拮抗剤の開発を行う上で大きな障害となっている。
【0004】
このような種差の問題を解決する一つの手段として、ヒトの遺伝子を動物で発現させる等の、モデル動物のヒト化が注目されている。ヒトの遺伝子を動物に発現させることは、トランスジェニックの技術を用いて行うことが可能である。例えば、ヒトアドレナリンβ2受容体を発現するトランスジェニックマウス(非特許文献4参照)やヒトブラジキニンB2受容体を発現するトランスジェニックマウス(非特許文献5参照)等が報告されている。これらの動物では、ヒトの遺伝子とともに、元からあるトランスジェニック動物の対応する遺伝子(オーソログ遺伝子)も発現している。これに対し、ポジティブ選択とネガティブ選択を組み合わせた方法を用いて、ヒト遺伝子をそれに対応する非ヒト哺乳動物のオーソログ遺伝子の位置に導入するノックインと呼ばれる遺伝子改変により、自己のオーソログ遺伝子の代わりに導入したヒト遺伝子を発現する動物を作製することができる(特許文献18ならびに特許文献6、7および8参照)。しかしながら、ヒトA3アデノシン受容体遺伝子を発現するトランスジェニック非ヒト動物は、報告されていない。
【0005】
【特許文献1】
英国特許出願公開第2264948号明細書
【0006】
【特許文献2】
国際公開第98/15555号パンフレット
【0007】
【特許文献3】
国際公開第00/64894号パンフレット
【0008】
【特許文献4】
国際公開第00/02861号パンフレット
【0009】
【特許文献5】
国際公開第00/10391号パンフレット
【0010】
【特許文献6】
国際公開第00/15231号パンフレット
【0011】
【特許文献7】
国際公開第99/65912号パンフレット
【0012】
【特許文献8】
国際公開第99/64418号パンフレット
【0013】
【特許文献9】
国際公開第99/51606号パンフレット
【0014】
【特許文献10】
国際公開第97/33879号パンフレット
【0015】
【特許文献11】
国際公開第97/27177号パンフレット
【0016】
【特許文献12】
特開平11−193281号公報
【0017】
【特許文献13】
特開平9−291089号公報
【0018】
【特許文献14】
米国特許第5441883号明細書
【0019】
【特許文献15】
米国特許第5646156号明細書
【0020】
【特許文献16】
米国特許第5573772
【0021】
【特許文献17】
英国特許出願公開第2320430号明細書
【0022】
【特許文献18】
国際公開第99/18191号パンフレット
【0023】
【非特許文献1】
フェブス・レターズ(FEBS Letters),(オランダ),1991年,第284巻、第2号,p.155−160
【0024】
【非特許文献2】
プロシーディングズ・オブ・ザ・ナショナル・アカデミー・オブ・サイエンシズ・オブ・ザ・ユナイテッド・ステーツ・オブ・アメリカ(Proceedings of theNational Academy of Sciences of the United States of America),(米国),1992年,第89巻,第16号,p.7432−7436
【0025】
【非特許文献3】
プロシーディングズ・オブ・ザ・ナショナル・アカデミー・オブ・サイエンシズ・オブ・ザ・ユナイテッド・ステーツ・オブ・アメリカ(Proceedings of theNational Academy of Sciences of the United States of America),(米国),1993年,第90巻,第21号,p.10365−10369
【0026】
【非特許文献4】
ヨーロピアン・ジャーナル・オブ・バイオケミストリー(European Journal of Biochemistry),(ドイツ),1996年,第241巻,第2号,p.417−424
【0027】
【非特許文献5】
ハイパーテンション(Hypertension),(米国),1997年,第29巻,第1号,p.488−493
【0028】
【非特許文献6】
ザ・ジャーナル・オブ・バイオロジカル・ケミストリー(The Journal of Biological Chemistry),(米国),1997年,第272巻,第29号,p.17972−17980
【0029】
【非特許文献7】
ヒューマン・モレキュラー・ジェネティクス(Human Molecular Genetics),(イギリス),1997年,第6巻,第7号,p.1153−1162
【0030】
【非特許文献8】
セル(Cell),(米国),1996年,第87巻,第4号,p.687−696
【0031】
【発明が解決しようとする課題】
ヒトA3アデノシン受容体に特異的に作用する物質の薬理評価を行なうことのできる非ヒト哺乳動物が求められている。
【0032】
【課題を解決するための手段】
本発明は、以下の(1)〜(28)を提供する。
(1)ヒトA3アデノシン受容体をコードするDNAをゲノム中に有し、該受容体を発現するトランスジェニック非ヒト哺乳動物。
(2)両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されている、(1)に記載のトランスジェニック非ヒト哺乳動物。
(3)非ヒト哺乳動物が、マウス、ラット、モルモット、ハムスター、ウサギ、ネコ、イヌ、ヒツジ、ブタ、ヤギ、ウシおよびサルからなる群から選ばれる非ヒト哺乳動物である、(1)または(2)に記載のトランスジェニック非ヒト哺乳動物。
(4)以下の(a)〜(d)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを非ヒト哺乳動物の受精卵に導入する工程
(c)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(d)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(5)以下の(a)〜(e)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを非ヒト哺乳動物の胚性幹細胞に導入する工程
(c)該胚性幹細胞を非ヒト哺乳動物の受精卵に導入する工程
(d)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAを有するゲノム中に個体を選択する工程
【0033】
(6)以下の(a)〜(e)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを精子に取り込ませる工程
(c)該精子により非ヒト哺乳動物の未受精卵を受精させる工程
(d)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(7)以下の(a)〜(f)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むレトロウイルスベクターを構築する工程
(b)該レトロウイルスベクターを用いて組換えレトロウイルスを作製する工程
(c)該組換えレトロウイルスを非ヒト哺乳動物の未受精卵に感染させる工程
(d)該未受精卵を体外受精させる工程
(e)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(f)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(8)以下の(a)〜(h)の工程を含む(2)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクターを構築する工程
(b)該ターゲットベクターを非ヒト哺乳動物の胚性幹細胞に導入する工程
(c)ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する胚性幹細胞を選択する工程
(d)選択した胚性幹細胞を受精卵に導入する工程
(e)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程(f)該非ヒト哺乳動物を飼育し、産まれた仔から、生殖系列キメラを選択する工程
(g)該生殖系列キメラを交配させ、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する個体を選択する工程
(h)(g)で得られた個体同士を交配させ、産まれた仔から、両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されたホモ接合体を選択する工程
(9)以下の(a)〜(e)の工程を含む(1)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)構築した発現ベクターを非ヒト哺乳動物の細胞に導入する工程
(c)(b)で得られた細胞の核を脱核した非ヒト哺乳動物の未受精卵に導入し、発生を開始させる工程
(d)発生を開始した該未受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程
(10)以下の(a)〜(g)の工程を含む(2)に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクターを構築する工程
(b)構築したターゲットベクターを非ヒト哺乳動物の細胞に導入する工程
(c)ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する細胞を選択する工程
(d)選択した細胞の核を脱核した非ヒト哺乳動物の未受精卵に導入し、発生を開始させる工程
(e)発生を開始した該未受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(f)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する個体を選択する工程
(g)(f)で得られた個体同士を交配させ、産まれた仔から、両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されているホモ接合体を選択する工程
【0034】
(11)(1)または(2)に記載のトランスジェニック非ヒト哺乳動物に由来する細胞。
(12)細胞が、卵、精子または胚性幹細胞である(11)に記載の細胞。
(13)(11)または(12)に記載の細胞に、さらに外来の遺伝子を導入することを特徴とする、トランスジェニック非ヒト哺乳動物の作製方法。
(14)(13)に記載の方法で作製されるトランスジェニック非ヒト哺乳動物。
(15)(11)または(12)に記載の細胞に、さらに外来の遺伝子を導入して特定の遺伝子を欠損させることを特徴とする、ノックアウト非ヒト哺乳動物の作製方法。
(16)(15)に記載の方法で作製されるノックアウト非ヒト哺乳動物。
(17)(1)または(2)に記載のトランスジェニック非ヒト哺乳動物と同種他系統の病態モデル動物とを交配させることを特徴とする、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物の作製方法。
(18)(17)に記載の方法により作製される、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物。
(19)(1)または(2)に記載のトランスジェニック非ヒト哺乳動物に、疾患を誘発させることを特徴とする、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物の作製方法。
(20)(19)に記載の方法により作製される、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物。
【0035】
(21)以下の(a)および(b)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)(1)、(2)、(14)、(16)、(18)または(20)のいずれか1項に記載の非ヒト哺乳動物に試験物質を投与して薬理効果を調べる工程
(b)該非ヒト哺乳動物に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該非ヒト哺乳動物に与えた薬理効果を調べる工程
(22)以下(a)および(b)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)(11)に記載の細胞に試験物質を投与して薬理効果を調べる工程
(b)該細胞に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該細胞に与えた薬理効果を調べる工程
(23)以下の(a)〜(c)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)(12)に記載の胚性幹細胞を分化誘導し、分化した細胞を取得する工程(b)(a)で得られた分化した細胞に試験物質を投与して薬理効果を調べる工程
(c)(a)で得られた分化した細胞に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該細胞に与えた薬理効果を調べる工程
(24)試験物質が、ヒトA3アデノシン受容体に対するアゴニストまたはアンタゴニストである、(21)〜(23)のいずれか1項に記載の薬理評価方法。
(25)ヒトA3アデノシン受容体に対するアゴニストが、ヒトA3アデノシン受容体に対するアゴニスト活性が非ヒト哺乳動物のA3アデノシン受容体に対するアゴニスト活性の10倍以上であるヒト選択的なアゴニストである(24)に記載の薬理評価方法。
(26)ヒトA3アデノシン受容体に対するアンタゴニストが、ヒトA3アデノシン受容体に対するアンタゴニスト活性が非ヒト哺乳動物のA3アデノシン受容体に対するアンタゴニスト活性の10倍以上であるヒト選択的なアンタゴニストである(24)に記載の薬理評価方法。
(27)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクター。
(28)配列番号11に示される塩基配列の1〜637番目の配列の連続する500塩基以上の配列からなるDNAおよび配列番号11に示される塩基配列の3735〜5270番目の配列の連続する500塩基以上の配列からなるDNAを含む(27)に記載のターゲットベクター。
【0036】
【発明の実施の形態】
本発明のトランスジェニック非ヒト哺乳動物は、ヒトA3アデノシン受容体を発現しており、ヒトA3アデノシン受容体に選択的に作用する薬物を評価するために用いることができる。
非ヒト哺乳動物としては、マウス、ラット、モルモット、ハムスター、ウサギ、イヌ、ネコ、ヒツジ、ブタ、ヤギ、ウシまたはサルなどがあげられ、好ましくはマウス、ラット、ウサギ、サルなどがあげられる。
【0037】
以下、本発明のトランスジェニック非ヒト哺乳動物の作出方法と利用方法について詳細に説明する。
本発明の、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物は、1)目的とする遺伝子を動物個体に導入するトランスジェニック動物の作製方法、2)標的遺伝子と目的とする導入遺伝子とを入れ換えた遺伝子置換動物の作製方法、3)目的とした遺伝子改変を施した細胞の核を用いたクローン個体の作製方法等を用いることにより、作製することができる。以下にそれぞれ具体的に説明する。
【0038】
1.目的とする遺伝子を動物個体に導入するトランスジェニック動物の作製方法を用いた、本発明のトランスジェニック非ヒト哺乳動物の作製
(1)ヒトA3アデノシン受容体をコードするDNAの取得
ヒトA3アデノシン受容体をコードするDNAとしては、ヒトA3アデノシン受容体をコードするcDNAおよびゲノムDNAをあげることができる。ゲノムDNAはイントロンを含んでいてもよい。また、コード領域のコドンは、cDNAおよびゲノムDNAにおけるコドンに限られるものでなく、ヒトA3アデノシン受容体のアミノ酸配列をコードするコドンであれば、いかなるコドンの組み合わせでもよい。ヒトA3アデノシン受容体をコードするDNAの例としては、配列番号14に示す塩基配列からなるヒトA3アデノシン受容体のcDNAをあげることができる。
【0039】
塩基配列データベースより、ヒトA3アデノシン受容体cDNAの配列、またはヒトA3アデノシン受容体遺伝子のゲノム配列を検索し、その塩基配列情報を取得する。塩基配列データベースから取得できるヒトA3アデノシン受容体遺伝子のゲノム配列としては、例えば、GenBank登録番号L77729、L77730およびAH003597で登録されている塩基配列、ヒトA3アデノシン受容体cDNAの配列としては、例えば、GenBank登録番号L20463、L22607およびNM_000677で登録されている塩基配列をあげることができる。
【0040】
得られたヒトA3アデノシン受容体をコードするDNAの塩基配列情報に基づいて、ヒトA3アデノシン受容体をコードする領域を含むcDNAの配列またはゲノム配列の領域を適当に選択し、この領域の5’端20〜40bpの配列を3’端に含むDNAおよび、この領域の3’端20〜40bpの配列と相補的な配列を3’端に含むDNAを作製する。これらのDNAをプライマーとして用い、ヒトcDNAを鋳型としたPCRにより、ヒトA3アデノシン受容体をコードするcDNAを、ヒトゲノムDNAを鋳型としたPCRにより、ヒトA3アデノシン受容体をコードするゲノムDNAを単離することができる。
【0041】
ヒトcDNAは、ヒトの組織または細胞から調製したRNAから作製できる。組織または細胞から全RNAを調製する方法としては、チオシアン酸グアニジン−トリフルオロ酢酸セシウム法(Methods in Enzymology,154, 3, 1987)、酸性チオシアン酸グアニジン・フェノール・クロロホルム法(Analytical Biochemistry, 162, 156, 1987; 実験医学, 9, 1937, 1991)などがあげられる。また、アブソリュートリーRNA RT−PCRミニプレップ・キット(Absolutely RNA RT−PCR Miniprep Kit、ストラタジーン社製)、RNイージー・ミニ・キット(RNeasy MIni Kit、キアゲン社製)等のキットを用いることによっても調製することができる。全RNAからポリ(A)+ RNAとしてmRNAを調製する方法としては、オリゴ(dT)固定化セルロースカラム法〔Molecular Cloning: A Laboratory Manual, 3rd Edition, Cold Spring Harbor Laboratory Press, 2001(以下、モレキュラー・クローニング第3版と略す)〕等があげられる。さらに、ファーストトラック2.0mRNA分離キット(FastTrack 2.0 mRNA Isolation Kit、インビトロジェン社製)、クィックプレップmRNA精製キット(QuickPrep mRNA Purification Kit、アマシャム・バイオサイエンス社製)等のキットを用いることによりヒト組織や細胞からmRNAを調製することができる。全RNAまたはmRNAからcDNAを合成する方法としてはモレキュラー・クローニング第3版、Current Protocols in Molecular Biology, JohnWiley & Sons, 1987−2001(以下、カレント・プロトコールズ・イン・モレキュラー・バイオロジーと略す)等に記載された方法、あるいは市販のキット、例えばRT−PCR用スーパースクリプト第一鎖合成システム(SUPERSCRIPT First−StrandSynthesis System for RT−PCR、インビトロジェン社製)、プロスター第一鎖RT−PCRキット(ProSTAR First Strand RT−PCR Kit、ストラタジーン社製)、PCR−セレクトcDNAサブトラクション・キット(PCR−Select cDNA Subtraction Kit、クロンテック社製)を用いる方法などがあげられる。クロンテック社等から市販されているヒトの各種組織のcDNAを用いることもできる。このようにして得られたヒトA3アデノシン受容体をコードするDNAの例として、配列番号14に示す塩基配列を有するDNAをあげることができる。
【0042】
ヒトゲノムDNAは、ヒトの組織または細胞から、モレキュラー・クローニング第3版に記載の方法により調製することができる。または、イージーDNAキット(Easy−DNA Kit、インビトロジェン社製)、DNA抽出キット(DNA Extraction Kit、ストラタジーン社製)等のキットを用いることにより、調製できる。クロンテック社等から市販されているヒトのゲノムDNAを用いることもできる。
【0043】
(2)ヒトA3アデノシン受容体をコードするDNAを含む導入遺伝子の作製
(1)で得られたヒトA3アデノシン受容体をコードするDNAを非ヒト哺乳動物に導入する際には、適当なプロモーターの下流に該DNAを連結した発現ベクターを導入遺伝子として用いるのが好ましい。
【0044】
発現ベクターに用いられるプロモーターとしては、ヒトA3アデノシン受容体をコードするDNAを導入する非ヒト哺乳動物の細胞内で転写を開始できるプロモーターであればいずれも用いることができる。たとえばウイルス(サイトメガロウイルス、モロニー白血病ウイルス、JCウイルス、乳癌ウイルス、シミアンウイルス、レトロウイルスなど)由来遺伝子のプロモーター、各種哺乳動物(ヒト、ウサギ、イヌ、ネコ、モルモット、ハムスター、ラット、マウスなど)および鳥類(ニワトリなど)由来遺伝子〔例えば、アルブミン、インスリンII、エリスロポエチン、エンドセリン、オステオカルシン、筋クレアチンキナーゼ、血小板由来成長因子β、ケラチンK1、K10およびK14、コラーゲンI型およびII型、心房ナトリウム利尿性因子、ドーパミンβ−水酸化酵素、内皮レセプターチロシンキナーゼ(Tie2)、ナトリウムカリウムアデノシン3リン酸化酵素(Na,K−ATPase)、ニューロフィラメント軽鎖、メタロチオネインIおよびIIA、メタロプロテイナーゼ1組織インヒビター(TIMP1)、MHCクラスI抗原(H−2L)、平滑筋αアクチン、ポリペプチド鎖延長因子1α(EF−1α)、βアクチン、αおよびβミオシン重鎖、ミオシン軽鎖1および2、ミエリン塩基性タンパク、血清アミロイドPコンポーネント、ミオグロビン、レニン、ホスホグリセリン酸キナーゼ(PGK)等の解糖系酵素、ヒートショック蛋白質などの遺伝子〕のプロモーター、上記遺伝子のエンハンサー配列やプロモーター配列を融合させたプロモーター〔例えば、シミアンウイルス40(SV40)の初期遺伝子のプロモーターとヒトT細胞白血病ウイルス1のロング・ターミナル・リピートの一部の配列からなるSRαプロモーター、サイトメガロウイルスの前初期(IE)遺伝子エンハンサーとニワトリβ−アクチンプロモーターからなるCAGプロモーターなど〕などがあげられるが、A3アデノシン受容体遺伝子のプロモーターを用いることが好ましく、特にヒトA3アデノシン受容体遺伝子のプロモーターを用いることが好ましい。組織特異的な発現を示す遺伝子のプロモーターを使用することにより、該受容体をコードするDNAを導入したトランスジェニック非ヒト哺乳動物の特定の組織に発現させることも可能である。また、Cre−loxP系との組合せにより、以下のようにして導入した外来遺伝子の発現時期や発現量等を制御することも可能である。
【0045】
発現ベクター中のヒトA3アデノシン受容体をコードするDNAを2つのloxP配列の間に挿入し、該発現ベクターを用いて(3)に後述する方法でトランスジェニック非ヒト哺乳動物を作製する。該トランスジェニック非ヒト哺乳動物に、アデノウイルスベクターを利用してCreリコンビナーゼを発現させれば、Creリコンビナーゼ発現用のアデノウイルスを感染させた部位または時期に特異的にヒトA3アデノシン受容体をコードするDNAが欠失し、ヒトA3アデノシン受容体の発現を抑制することができる。また、(3)に後述する方法でヒトA3アデノシン受容体の発現ベクターに加えて、例えば組織特異的な発現を示すプロモーターを利用したCreリコンビナーゼ発現ベクターを導入してトランスジェニック非ヒト哺乳動物を作製することにより、Creリコンビナーゼが発現する組織でのみ、ヒトA3アデノシン受容体の発現が抑制されたトランスジェニック非ヒト哺乳動物を作製することができる。
【0046】
発現ベクターは、ヒトA3アデノシン受容体をコードするDNAの下流に、mRNAの3’末端のポリアデニル化に必要なポリアデニル化シグナルを有していることが好ましい。ポリアデニル化シグナルとしては、上記のウィルス由来、各種哺乳動物および鳥類由来の各遺伝子に含まれるポリアデニル化シグナル、例えば、SV40の後期遺伝子または初期遺伝子、ウサギβグロビン遺伝子、ウシ成長ホルモン遺伝子、ヒトA3アデノシン受容体遺伝子等のポリアデニル化シグナルをあげることができる。その他ヒトA3アデノシン受容体をさらに高発現させるために、各遺伝子のスプライシングシグナル、エンハンサー領域、イントロンの一部をプロモーター領域の5’上流、プロモーター領域と翻訳領域間あるいは翻訳領域の3’下流に連結してもよい。以下、プロモーター、ヒトA3アデノシン受容体をコードするDNAおよびポリアデニル化シグナルからなるDNA構築物をヒトA3アデノシン受容体発現ユニットと呼ぶ。
【0047】
さらに発現ベクターには、大腸菌(Escherichia coli、以下E. coliと略す)を用いてベクターを調製するため、E. coliで複製可能な複製開始点およびE. coliの形質転換体の選択マーカーとなる内因性プロモーターを含む薬剤耐性遺伝子が必要である。薬剤耐性遺伝子としては、E. coli由来のアンピシリン耐性遺伝子(β−ラクタマーゼ遺伝子)、テトラサイクリン耐性遺伝子、カナマイシン耐性遺伝子等があげられる。E. coliでの複製可能な複製開始点としては、pBR322の複製開始点、colE1の複製開始点等があげられる。
【0048】
レトロウイルスを遺伝子の導入に用いる場合は、レトロウイルスベクターにヒトA3アデノシン受容体発現ユニットを挿入した組換えレトロウイルスベクターを作製する。該組換えレトロウイルスベクターを、適切なパッケージング細胞に導入することにより、組換えレトロウイルスを生産させることができる。得られた組換えレトロウイルスを受精卵等に感染させることにより、組換えレトロウイルスベクターを導入することができる。パッケージング細胞への組換えレトロウイルスベクターの導入には、公知の遺伝子導入の手法(例えば、リン酸カルシウム法、電気パルス法、リポフェクション法、凝集法、マイクロインジェクション法、パーティクルガン法、DEAE−デキストラン法等)を用いることができる。
【0049】
(3)受精卵等への発現ベクターの導入とトランスジェニック非ヒト動物の選択本発明のトランスジェニック非ヒト哺乳動物は、(2)で作製したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を対象となる非ヒト哺乳動物に導入することによって作製できる。具体的には、該遺伝子を対象となる非ヒト哺乳動物の受精卵、胚性幹細胞(以下、ES細胞と略す)、精子または未受精卵へ導入し、これらの細胞を用いて発生させた個体から、ヒトA3アデノシン受容体をコードするDNAを含む遺伝子が胚芽細胞を含むすべての細胞の染色体上に組み込まれた個体を選択することにより、本発明のトランスジェニック非ヒト哺乳動物を作出できる。作出したトランスジェニック非ヒト哺乳動物の胚芽細胞において該導入遺伝子が存在することは、作出動物の子孫がその胚芽細胞および体細胞の全てに該導入遺伝子を有することで確認することができる。個体の選択は、個体を構成する組織、例えば、血液組織、上皮組織、結合組織、軟骨組織、骨組織、筋組織、口腔内組織または骨格系組織の一部から調製したゲノムDNA上に該導入遺伝子が存在することをDNAレベルで確認することによって行われる。このようにして選択された個体は通常、相同染色体の片方に導入遺伝子を有するヘテロ接合体なので、ヘテロ接合体の個体同士を交配することにより、子孫の中から導入遺伝子を相同染色体の両方に持つホモ接合体動物を取得することができる。このホモ接合体の雌雄の動物を交配することにより、すべての子孫が該遺伝子を安定に保持するホモ接合体となるので、通常の飼育環境で、本発明のトランスジェニック非ヒト哺乳動物を繁殖継代することができる。
【0050】
(i)受精卵への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製
受精卵への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製は、Manipulating the Mouse Embryo A Laboratory Manual, Second Edition, Cold Spring Harbor Laboratory Press (1994)(以下、マニピュレーティング・マウス・エンブリオ第2版と略す)、Gene Targeting, A Practical Approach, IRL Press at Oxford University Press (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製,羊土社 (1995)、発生工学実験マニュアル, トランスジェニック・マウスの作り方, 講談社 (1987)等に記載された方法により行うことができる。
【0051】
ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入する受精卵は、同種の雄非ヒト哺乳動物と雌非ヒト哺乳動物を交配させることによって得られる。例えば、雄マウスと雌マウス、好ましくは近交系の雄マウスと雌マウスを交配することによりマウスの受精卵が得られ、雄ラットと雌ラット、好ましくはWistar系統の雄ラットとWistar系統の雌ラットを交配することによりラットの受精卵が得られる。受精卵は自然交配によっても得られるが、雌非ヒト哺乳動物の性周期を人工的に調節した後、雄非ヒト哺乳動物と交配させる方法が好ましい。雌非ヒト哺乳動物の性周期を人工的に調節する方法としては、例えば初めに卵胞刺激ホルモン、次いで黄体形成ホルモンを例えば腹腔注射などにより投与する方法が好ましいが、好ましいホルモンの投与量、投与間隔は非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物がマウスの場合は、雌マウスに卵胞刺激ホルモン投与後、約48時間後に黄体形成ホルモンを投与し、雄マウスと交配させることにより受精卵を得る方法が好ましく、卵胞刺激ホルモンの投与量は2〜20 IU/個体、好ましくは約5IU/個体、黄体形成ホルモンの投与量は0〜10 IU/個体、好ましくは約5IU/個体である。非ヒト哺乳動物がラットの場合は、雌ラットに卵胞刺激ホルモン投与後、約48時間後に黄体形成ホルモンを投与し、雄ラットと交配させることにより受精卵を得る方法が好ましく、卵胞刺激ホルモンの投与量は20〜50 IU/個体、好ましくは約30IU/個体、黄体形成ホルモンの投与量は0〜10 IU/個体、好ましくは約5IU/個体である。また、近交系のマウスやWister系統のラットを用いる場合は、約12時間明期条件(例えば7:00−19:00)で約1週間飼育した8週齢以上のものを用いるのが好ましい。
【0052】
得られた受精卵にマイクロインジェクション法(W. J. Gordonら; Proc. Natl. Acad. Sci. USA, 77, 7380, 1980、J. J. Mullinsら; Nature, 344, 541, 1990、R. E. Hammerら; Nature, 315, 680, 1985、V. G. Purselら; Immunol. Immunopathol., 17, 303, 1987)やレトロウイルスを用いた方法(マニピュレーティング・マウス・エンブリオ第2版)等によりヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入した後、該受精卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって、導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだ染色体DNAを有する非ヒト哺乳動物が得られる。
【0053】
マイクロインジェクション法により遺伝子を導入する場合には、受精後約12〜約24時間の雄性前核が出現している受精卵を用いることが好ましい。マイクロインジェクション法で導入されるヒトA3アデノシン受容体をコードするDNAを含む遺伝子は、環状化状態、直線化状態いずれでも用いることができるが、ヒトA3アデノシン受容体をコードする領域およびプロモーター等の発現調節領域を破壊しない形で直線化し導入することが好ましい。レトロウイルスを用いた方法により遺伝子を導入する場合には、桑実胚以前(一般には、8細胞期以前)の発生段階の受精卵を用いることが好ましい。
【0054】
雌非ヒト哺乳動物へ受精卵を移植する場合には、精管結紮雄非ヒト哺乳動物と交配させることにより、受精能を誘起された偽妊娠雌非ヒト哺乳動物に得られた受精卵を人工的に移植および着床させる方法が好ましい。偽妊娠雌非ヒト哺乳動物は自然交配によっても得られるが、黄体形成ホルモン放出ホルモン(以下、LHRHと略する)あるいはその類縁体を投与後、雄非ヒト哺乳動物と交配させることにより、受精能を誘起された偽妊娠雌非ヒト哺乳動物を得ることもできる。LHRHの類縁体としては、例えば[3,5−ジヨード−Tyr5]−LHRH、[Gln8]−LHRH、[D−Ala6]−LHRH、des−Gly10−[D−His(Bzl)6]−LHRHエチルアミド等があげられる。LHRHあるいはその類縁体の投与量ならびにその投与後に雄非ヒト哺乳動物と交配させる時期は非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物が雌ラットの場合は、通常、LHRHあるいはその類縁体を投与後、約4日目に雄ラットと交配させることが好ましく、LHRHあるいはその類縁体の投与量は、通常、10〜60μg/個体、好ましくは約40μg/個体である。
【0055】
(ii)ES細胞への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製
ES細胞への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製は、マニピュレーティング・マウス・エンブリオ第2版 、Gene Targeting, A PracticalApproach, IRL Press at Oxford University Press (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製,羊土社 (1995)、発生工学実験マニュアル, トランスジェニック・マウスの作り方, 講談社 (1987)等に記載された方法により行うことができる。
【0056】
非ヒト哺乳動物のES細胞にヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入後、得られたES細胞を集合キメラ法または注入キメラ法を用いて、非ヒト哺乳動物の受精卵に取り込ませ、該受精卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだ染色体DNAを有する細胞を部分的に有する非ヒト哺乳キメラ動物が得られる。
【0057】
非ヒト哺乳動物のES細胞は、マウスのES細胞(M. J. Evansら; Nature, 292, 154, 1981 ; G. R. Martin; Proc. Natl. Acad. Sci. USA, 78, 7634, 1981)、ラットのES細胞(P. M. Iannacconeら; Dev. Biol., 163, 288, 1994)ブタのES細胞(M. B. Wheeler; Reprod. Fertil. Dev., 6, 563, 1994)、サルのES細胞(J. A. Thomsonら; Proc. Natl. Acad. Sci. USA, 92, 7844, 1996)の各樹立方法、US5453357またはUS5670372に記載のES細胞の樹立方法に準じて、樹立することができる。マウスのES細胞として、AB2.2〔レキシコン・ジェネティックス(Lexicon Genetics)社製〕等を用いることができる。
【0058】
ES細胞への外来性遺伝子の導入には、公知の遺伝子導入の手法(例えば、リン酸カルシウム法、電気パルス法、リポフェクション法、凝集法、マイクロインジェクション法、パーティクルガン法、DEAE−デキストラン法、ウイルスベクター法等)を用いることができる。導入されるヒトA3アデノシン受容体をコードするDNAを含む遺伝子は、環状化状態、直線化状態いずれでも用いることができるが、ヒトA3アデノシン受容体をコードする領域およびプロモーター等の発現調節領域を破壊しない形で直線化し導入することが好ましい。
【0059】
受精卵は(i)に記載した方法により取得できる。
ES細胞を集合キメラ法を用いて非ヒト哺乳動物の受精卵に取り込ませる場合には、一般に8細胞期以前の発生段階の受精卵を用いることが好ましい。ES細胞を注入キメラ法を用いて非ヒト哺乳動物の受精卵に取り込ませる場合には、一般に8細胞期から胚盤胞の発生段階の受精卵を用いることが好ましい。
【0060】
雌非ヒト哺乳動物へ受精卵を移植する場合には、精管結紮雄非ヒト哺乳動物と交配させることにより、受精能を誘起された偽妊娠雌非ヒト哺乳動物に得られた受精卵を人工的に移植および着床させる方法が好ましく、偽妊娠雌非ヒト哺乳動物は、(i)に記載した方法を用いることで得られる。
ES細胞の非ヒト哺乳動物と受精卵の非ヒト哺乳動物を、同じ種であるが体毛の色等の外見的な表現型が異なる系統にしておけば、非ヒト哺乳キメラ動物である個体、およびキメラ率(ES細胞に由来する細胞、すなわち導入した外来性遺伝子組み込んだ染色体DNAを有する細胞の割合)の高い個体を容易に選択することができる。
【0061】
ヒトA3アデノシンをコードするDNAを含む遺伝子を組み込んだ染色体DNAを有する細胞を部分的に有する非ヒト哺乳キメラ動物のうちキメラ率の高い個体(好ましくは、雄)と非ヒト哺乳動物の個体(好ましくは、雌)を交配する。生まれた仔の組織、例えば、血液組織、上皮組織、結合組織、軟骨組織、骨組織、筋組織、口腔内組織または骨格系組織の一部から調製したゲノムDNA上に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子が存在するかどうかをサザンハイブリダイゼーション、PCR等により調べ、生まれた全ての仔のゲノムDNA上に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子が存在する場合、親の非ヒト哺乳キメラ動物を生殖系列キメラとして選択する。生殖系列キメラと非ヒト哺乳動物の個体を交配することによって、全身の細胞の染色体上に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を有する個体を仔として得ることができる。この個体は通常、相同染色体の片方にのみ、導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を有するヘテロ接合体である。さらにその個体の雄雌どうしを交配することにより相同染色体の双方に導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子が入ったホモ接合体のトランスジェニック非ヒト哺乳動物を得ることができる。
【0062】
(iii)精子への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製
精子への遺伝子導入によるトランスジェニック非ヒト哺乳動物の作製は、Perryら(Science, 284, 1180, 1999) やWakayamaら(Nature Biotechnology, 16, 639, 1998)によって報告された方法を用いて行なうことができる。
【0063】
非ヒト哺乳動物の精子に(4)で作製したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を取り込ませた後、得られた精子を顕微受精の方法を用いて未受精卵に受精させ、発生を開始した卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって、精子に取り込ませたヒトA3アデノシン受容体をコードするDNAを含む遺伝子を染色体上に組み込んだ非ヒト哺乳動物が得られる。
【0064】
精子に外来性遺伝子を取り込ませる場合には、細胞膜を破壊した精子を、約0.5〜約100ng/mL(好ましくは、5〜10ng/mL)の濃度の外来性遺伝子を含む培地(例えば、CZB培地やNIM培地など)中で数分間(好ましくは、1分間程度)インキュベーションする方法を用いることが好ましい。精子の細胞膜を破壊する方法としては、低濃度(例えば、0.05%)の界面活性剤(例えば、TritonX−100など)で処理する方法、10%の仔ウシ胎児血清(以下、FCSと略す)を含みEDTAを含まない培地(例えば、CZB培地など)中に懸濁した精子を凍結乾燥する方法 、該精子懸濁液を凍結融解する方法のいずれかが好ましい。このような処理をして細胞膜を破壊した精子は、もはや自発的に受精する能力を失っているが、マイクロマニュピレーター等を用いた顕微受精の方法を用いて受精させることで胚の発生を促すことができる。顕微受精を行う場合には、外来性遺伝子を取り込ませた精子の頭部を減数第二分裂中期にある同種の雌非ヒト哺乳動物未受精卵の細胞質に注入する方法が好ましい。
【0065】
(iv)未受精卵への遺伝子導入と体外受精によるトランスジェニック非ヒト哺乳動物の作製
未受精卵への遺伝子導入と体外受精によるトランスジェニック非ヒト哺乳動物の作製は、Chanらによって報告された方法(Proc. Natl. Acad. Sci. USA, 95, 14028, 1998)を用いて行なうことができる。
【0066】
非ヒト哺乳動物(好ましくは、マウス、ラット、ウシなど)の未受精卵に、ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだレトロウイルスを感染させることで該遺伝子を導入し、得られた卵を体外受精の方法を用いて発生を開始させ、発生を開始した受精卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって、導入したヒトA3アデノシン受容体をコードするDNAを含む遺伝子を染色体上に組み込んだ非ヒト哺乳動物が得られる。
【0067】
ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を組み込んだレトロウイルスは、マニピュレーティング・マウス・エンブリオ第2版等に記載の方法により調製できる。組換えレトロウイルスを未受精卵に感染させる場合には、透明帯を除いた未受精卵を用いることが好ましい。未受精卵の透明帯を除去する方法としては、マイクロマニュピレーター等を用いて物理的に膜を除く方法、化学物質(例えば、酸性タイロードなど)を用いて化学的に膜を溶解して除く方法のいずれかが好ましい。
【0068】
2.標的遺伝子と目的とする導入遺伝子とを入れ換えた遺伝子置換動物の作製方法を用いた、本発明のトランスジェニック非ヒト哺乳動物の作製
(1)ヒトA3アデノシン受容体をコードするDNAの取得
1.(1)に記載の方法で、ヒトA3アデノシン受容体をコードするDNAの取得する。後述するように、ヒトA3アデノシン受容体をコードする領域の5’および3’に非ヒト哺乳動物のA3アデノシン受容体遺伝子の非コード領域を付加するために、開始コドンおよび終止コドンの近傍のコード領域中に適当な制限酵素サイトが必要であるため、このような制限酵素サイトがない場合は、PCRのプライマーの配列を、コードするアミノ酸配列は変えずに制限酵素サイトができるようにコドンを選択して設計し、ヒトA3アデノシン受容体のコード領域中の開始コドンおよび終止コドンの近傍に適当な制限酵素サイトができるようにする。
【0069】
(2)非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAの取得
非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAを取得する。該ゲノムDNAには、A3アデノシン受容体をコードする領域およびイントロンの他に、A3アデノシン受容体をコードする領域よりも5’側および3’側の領域も含む必要がある。A3アデノシン受容体をコードする領域よりも5’側および3’側の領域は、500bp以上であり、1kbp以上が好ましく、3kbp以上がより好ましい。
【0070】
A3アデノシン受容体遺伝子を含むゲノムDNAを調製する方法としては、該非ヒト哺乳動物のゲノムDNAライブラリーを作製し、プラークハイブリダイゼーションあるいはコロニーハイブリダイゼーションにより、該遺伝子を含むゲノムDNAクローンを単離する方法があげられる。
ゲノムDNAライブラリーは、該非ヒト哺乳動物の細胞や組織からゲノムDNAを抽出し、制限酵素で部分的に切断した後、適当なベクターに挿入し、ベクターに応じたE. coli等の適当な宿主に導入することにより作製することができる。ゲノムDNAの調製およびゲノムDNAライブラリーは、モレキュラー・クローニング第3版やカレント・プロトコールズ・イン・モレキュラー・バイオロジー等に記載された方法により作製することができる。ベクターとしては、λ EMBL3(ストラタジーン社製)、λ DASH II(ストラタジーン社製)、λ FIX II(ストラタジーン社製)等のλファージベクター、BeloBACII等の細菌人工染色体(BAC)ベクター、pAd10sacBII等のバクテリオファージP1ベクター、pCYPAC1等のP1人工染色体(PAC)ベクター、SuperCos I(ストラタジーン社製)等のコスミドベクター等があげられる。
【0071】
プラークハイブリダイゼーションあるいはコロニーハイブリダイゼーションに用いるプローブとしては、該非ヒト哺乳動物のA3アデノシン受容体のゲノム遺伝子の部分断片、A3アデノシン受容体のcDNAの部分断片を標識したものを用いることができる。これらの部分断片は、該非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列またはcDNAの配列を塩基配列データベースから検索し、この塩基配列に基づいて作製したプライマーを用いたPCRにより取得することができる。
【0072】
プラークハイブリダイゼーション、コロニーハイブリダイゼーションおよびプローブの標識と調製は、モレキュラー・クローニング第3版やカレント・プロトコールズ・イン・モレキュラー・バイオロジー等に記載された方法により行なうことができる。
また、該非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列が塩基配列データベースの検索により得られる場合は、増幅するゲノム配列の領域を適当に選択し、この領域の5’端20〜40bpの配列を3’端に含むDNAおよび、この領域の3’端20〜40bpの配列と相補的な配列を3’端に含むDNAを作製し、このDNAをプライマーとし、該非ヒト哺乳動物のゲノムDNAを鋳型としたPCRにより、該非ヒト哺乳動物の該受容体遺伝子を含むゲノムDNAを単離することができる。
【0073】
また、ゲノムDNAライブラリースクリーニングシステム(Genome Systems社製)やユニバーサル・ゲノムウォーカー・キット(Universal GenomeWalkerTM Kit、クロンテック社製)などのキットを用いることによって、該非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAを単離することもできる。
上記の方法で得られる非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAとして、配列番号10で示される塩基配列を含む、マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAをあげることができる。
【0074】
(3)ヒトA3アデノシン受容体をコードするDNAの両末端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の5’非コード領域および3’非コード領域を付加したDNAの作製
相同組換えに必要な、(1)で調製したヒトA3アデノシン受容体をコードするDNAの該受容体をコードする領域(開始コドン〜終止コドンの領域)の5’端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の開始コドンより5’側の適当な長さの非コード領域を付加し、3’端に該ゲノム配列の終止コドンより3’側の適当な長さの非コード領域を付加したDNAは、以下のようにして取得できる。付加する非コード領域の長さは、3’側、5’側とも500bp以上、より好ましくは1kbp以上、さらに好ましくは3kbp以上が好ましい
【0075】
(a)非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の、開始コドンより5’側にある適当な制限酵素サイトXよりもさらに5’側の非コード領域20〜40bpの配列を有するDNA、(b)ヒトA3アデノシン受容体をコードするDNAの開始コドンから開始コドン近傍の制限酵素サイトAまでの配列と相補的な配列の3’端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の開始コドン直前までの非コード領域20〜40bpの配列と相補的な配列を付加したDNA、(c)ヒトA3アデノシン受容体をコードするDNAの終止コドン近傍の制限酵素サイトBから終止コドンまでの配列の3’端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の終止コドン直後の非コード領域20〜40bpの配列を付加したDNA、(d)非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列の、終止コドンより3’側にある適当な制限酵素サイトYよりもさらに3’側の非コード領域20〜40bpの配列と相補的な配列を有するDNAを作製する。(a)と(b)を1組のプライマー、(c)と(d)を1組のプライマーとして、それぞれ(2)で取得した非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノムDNAを鋳型としたPCRを行なう。(a)と(b)のプライマーを用いたPCRにより得られたDNAを、ヒトA3アデノシン受容体をコードするDNAの開始コドンの近傍にある制限酵素サイトAおよび5’側非コード領域中の制限酵素サイトXで切断し、(c)と(d)のプライマーを用いたPCRにより得られたDNAを、ヒトA3アデノシン受容体をコードするDNAの終止コドンの近傍にある制限酵素サイトBおよび3’側非コード領域中の制限酵素サイトYで切断する。これらの断片と、(1)で得られたヒトA3アデノシン受容体をコードするDNAを開始コドンおよび終止コドンの近傍にある制限酵素サイトAおよびBで切断した断片、(2)で得られた非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列を5’側非コード領域中の制限酵素サイトXおよびXよりさらに5’側にある適当な制限酵素サイトWで切断した断片、および非ヒト哺乳動物のA3アデノシン受容体遺伝子のゲノム配列を3’側非コード領域中の制限酵素サイトYおよびYよりさらに3’側にある適当な制限酵素サイトZで切断した断片とを連結する。
【0076】
(4)ターゲットベクターの作製とES細胞への導入
非ヒト哺乳動物オーソログ遺伝子を相同組換えするためのターゲットベクターは、Gene Targeting, A Practical Approach, IRL Press at Oxford UniversityPress (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製(羊土社)(1995)等に記載の方法にしたがって作製することができる。ターゲットベクターは、リプレースメント型、インサーション型いずれでも用いることができる。ターゲットベクターは、(3)で作製した、ヒトA3アデノシン受容体をコードするDNAの両末端に、非ヒト哺乳動物のA3アデノシン受容体遺伝子を含むゲノム配列の5’非コード領域および3’非コード領域を付加したDNA(以下、相同組換え用DNAとも称する)、相同組換え体の選別に必要な遺伝子、およびE. coliを用いたベクターの調製に必要なE. coliで自律複製可能な複製開始点および薬剤耐性遺伝子を有する。相同組換え体の選別に必要な遺伝子としては、ポジティブ選択(選別に用いた遺伝子を含む組換え体を選別する方法)に用いる、ヒポキサンチンホスホリボシルトランスフェラーゼ(hprt)遺伝子、ネオマイシン耐性遺伝子等の薬剤耐性遺伝子、ネガティブ選択(選別に用いた遺伝子を含まない組換え体を選別する方法)に用いるジフテリアトキシン(DT)遺伝子等をあげることができる。ポジティブ選択に用いる遺伝子は相同組換え用DNAの非コード領域内に挿入し、ネガティブ選択に用いる遺伝子は相同組換え用DNAとは別の位置に挿入する。ポジティブ選択に用いる遺伝子は、該遺伝子の発現に必要なプロモーターに連結してもよいし、プロモーターに連結せず、相同組換えが起きた場合に、ES細胞の染色体上のA3アデノシン受容体遺伝子のプロモーターにより発現させるようにしてもよい。ポジティブ選択に用いる遺伝子の両端に2つのloxP配列を付加して挿入すると、相同組換え体の選別を行なった後に、相同組換え体にCreリコンビナーゼ発現ベクターを導入することにより、相同組換え体の染色体からポジティブ選択に用いる遺伝子を除去することができる。
【0077】
具体的なターゲットベクターとしては、ploxpHPRT2(WO 01/33957)に、相同組換え用DNAおよびDT遺伝子の発現ユニットを挿入したベクター、例えば、ploxpHPRT2にマウスA3アデノシン受容体遺伝子を含むゲノムDNAの非コード領域とヒトA3アデノシン受容体cDNAからなる相同組換え用DNAおよびDT遺伝子の発現ユニットを挿入したploxP−DT−arm1−HPRT−hA3R−arm2をあげることができる。
【0078】
ES細胞へのターゲットベクターの導入には、公知の遺伝子導入の手法、例えば、リン酸カルシウム法、電気パルス法、リポフェクション法、凝集法、マイクロインジェクション法、パーティクルガン法、DEAE−デキストラン法、ウイルスベクター法等を用いることができる。導入されるターゲットベクターは、環状、直鎖状いずれの形状でも用いることができるが、相同組換え用DNAおよび相同組換え体の選別に必要な遺伝子を破壊しない形で直線化し導入することが好ましい。
【0079】
相同組換え体を効率的に選別する方法として、例えば、Gene Targeting, A Practical Approach, IRL Press at Oxford University Press (1993)、バイオマニュアルシリーズ8 ジーンターゲッティング, ES細胞を用いた変異マウスの作製(羊土社)(1995)等に記載のポジティブ選択、プロモーター選択、ネガティブ選択、ポリA選択などの方法を用いることができる。例えば、hprt遺伝子を含むターゲットベクターの場合は、hprt遺伝子を欠損したES細胞に導入後、ES細胞をアミノプテリン、ヒポキサンチンおよびチミジンを含む培地で培養し、アミノプテリン耐性の株を選別することにより、hprt遺伝子を含む相同組換え体を選別するポジティブ選択を行なうことができる。ネオマイシン耐性遺伝子を含むターゲットベクターの場合は、ベクターを導入したES細胞をG418を含む培地で培養し、G418耐性の株を選別することにより、ネオマイシン耐性遺伝子を含む相同組換え体を選別するポジティブ選択を行なうことができる。DT遺伝子を含むターゲットベクターの場合は、ベクターを導入したES細胞を培養し、生育してきた株を選別する(相同組換え以外のランダムに染色体に挿入された組換え体は、DT遺伝子が染色体に組み込まれて発現するため、DTの毒性により生育できない)ことにより、DT遺伝子を含まない相同組換え体を選別するネガティブ選択を行なうことができる。選別した細胞株の中から目的とする相同組換え体を選択する方法としては、ゲノムDNAに対するサザンハイブリダイゼーション法(モレキュラー・クローニング第3版)やPCR等があげられる。
【0080】
(5)受精卵へのES細胞の取り込みと非ヒトトランスジェニック動物の作製
受精卵へのES細胞の取り込みと、受精卵の非ヒト哺乳動物への移植は、1.(3)(ii)に記載の方法により行なうことができる。
【0081】
得られた仔から1.(3)(ii)に記載の方法により、全身の細胞の相同染色体の片方に相同組換えによる遺伝子置換を有するヘテロ接合体を得ることができる。さらにその個体の雄雌どうしを交配することにより相同染色体の双方に相同組換えによる遺伝子置換を有するホモ接合体のトランスジェニック非ヒト哺乳動物を得ることができる。
【0082】
このようにして得られたホモ接合体のトランスジェニック非ヒト哺乳動物は、導入した遺伝子がコードするヒトA3アデノシン受容体を発現し、自己が持っていたA3アデノシン受容体は発現しないトランスジェニック非ヒト哺乳動物である。このホモ接合体のトランスジェニック非ヒト哺乳動物は、1.の方法で得られるトランスジェニック非ヒト哺乳動物よりも、4.および5.に後述する試験物質の薬理評価に用いる非ヒト哺乳動物として、(a)非ヒト哺乳動物が本来発現しているA3アデノシン受容体を発現していないので、薬理評価に用いる場合に該A3アデノシン受容体を介した薬理効果を考慮する必要がない、(b)導入遺伝子の導入部位に存在する遺伝子の破壊あるいは導入遺伝子による導入部位周辺の遺伝子の活性化等の副次的な表現形の変化がおきる可能性がほとんどない、等の点で好ましい。
【0083】
3.目的とした遺伝子改変を施した細胞の核を用いたクローン個体の作製方法を用いた、本発明のトランスジェニック非ヒト哺乳動物の作製
本発明のトランスジェニック非ヒト哺乳動物は、文献に記載されたクローンヒツジ(I. Wilmutら; Nature, 385, 810, 1997)、クローンウシ(J. B. Cibelliら; Science, 280, 1256, 1998、入谷明; 蛋白核酸酵素, 44, 892, 1999)、クローンヤギ(A. Baguisiら; Nature Biotechnology, 17, 456, 1999)、クローンマウス(T. Wakayamaら; Nature, 394, 369, 1998、T. Wakayamaら; Nature Genetics, 22, 127, 1999)の作製方法を用い、例えば以下のように作製することができる。
【0084】
上記1.あるいは2.に記載した方法を用い、非ヒト哺乳動物(好ましくは、マウス、ヒツジ、ヤギ、ウシなど)の任意の細胞の染色体上に、ヒトA3アデノシン受容体をコードするDNAを含む遺伝子を導入する。得られた細胞の核を初期化(核を再び発生を繰り返すことができるような状態に戻す操作)する。
初期化した細胞の核を除核した非ヒト哺乳動物の未受精卵に注入することによって発生を開始させる。
【0085】
発生を開始した卵を雌非ヒト哺乳動物に人工的に移植および着床させることによって導入した遺伝子を発現する、本発明のトランスジェニック非ヒト哺乳動物が得られる。また、2.に記載の方法で、遺伝子置換を行なった細胞の核を用いて得られたトランスジェニック非ヒト哺乳動物は、通常相同染色体の片方にヒトA3アデノシン受容体をコードするDNAを含む遺伝子が導入されたヘテロ接合体なので、得られたヘテロ接合体同士を交配することにより、自己のもつA3アデノシン受容体は発現せず、ヒトA3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物を得ることができる。このホモ接合体のトランスジェニック非ヒト哺乳動物も、2.に記載の方法で得られるホモ接合体のトランスジェニック非ヒト哺乳動物と同様の点で、薬理評価に用いる非ヒト哺乳動物として、1.に記載した方法で得られるトランスジェニック非ヒト哺乳動物よりも好ましい。
【0086】
細胞の核を初期化する方法は、非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物がヒツジ、ヤギ、ウシなどの場合は、外来性遺伝子を導入した細胞を5〜30%、好ましくは10%のFCSを含む培地(例えば、M2培地)から3〜10日、好ましくは5日間、0〜1%、好ましくは0.5%のFCSを含む貧栄養培地で培養することで細胞周期を休止期状態(G0期もしくはG1期)に誘導し初期化することが好ましい。非ヒト哺乳動物がマウスなどの場合は、同種の非ヒト哺乳動物の除核した未受精卵に、外来性遺伝子を導入した細胞の核を注入し数時間、好ましくは約1〜6時間培養することで初期化することが好ましい。
【0087】
初期化された核を除核された未受精卵中で発生を開始させる方法は、非ヒト哺乳動物の種類によりそれぞれ異なる。非ヒト哺乳動物がヒツジ、ヤギ、ウシなどの場合は、細胞周期を休止期状態(G0期もしくはG1期)に誘導し初期化した核を、電気融合法などによって同種の非ヒト哺乳動物の除核した未受精卵に移植することで卵子を活性化し発生を開始させることが好ましい。非ヒト哺乳動物がマウスなどの場合は、外来性遺伝子を導入した細胞の核を注入した未受精卵を、卵子活性化物質(例えば、ストロンチウムなど)で刺激し細胞分裂の阻害物質(例えば、サイトカラシンBなど)で処理し第二極体の放出を抑制することで発生を開始させることが好ましい。
【0088】
4.本発明のトランスジェニック非ヒト哺乳動物を用いた試験物質の薬理評価方法
本発明のトランスジェニック非ヒト哺乳動物に試験物質、例えば、ヒトA3アデノシン受容体に選択的に作用するアゴニストまたはアンタゴニスト等を投与し、試験物質を投与しない該動物と比較して、該動物の血圧、呼吸数、体重等の種々の身体的パラメーターの測定、外見や行動の観察、病理組織学的検討等の薬理作用を調べることにより、該試験物質の薬理評価を行なうことができる。
【0089】
また、本発明のトランスジェニック非ヒト哺乳動物に各種の疾患を誘発させた病態モデル動物を作製し、該病態モデル動物に試験物質、例えば、ヒトA3アデノシン受容体に選択的に作用するアゴニストまたはアンタゴニスト等を投与し、該病態モデル動物の血圧、呼吸数、体重等の種々の身体的パラメーターの測定、病態や、外見、行動の観察、病理組織学的検討等を、試験物質を投与しない該病態モデル動物と比較して行なうことにより、該試験物質の該疾患に対する有効性および副作用等の薬理評価を行なうことができる。また、この評価に基づき、該疾患の治療薬として好ましい物質を選択することができる。特に、ヒトA3アデノシン受容体に対する結合量やアゴニストまたはアンタゴニストとしての活性が、非ヒト哺乳動物のA3アデノシン受容体と比較して高いヒト受容体に特異的な薬物では、通常の病態モデル動物を用いた薬理評価は困難であったが、本発明のトランスジェニック動物を用いることにより、薬理評価を行なうことが可能となる。本発明のトランスジェニック非ヒト哺乳動物に誘発させる疾患としては、心疾患(例えば、急性心不全、慢性心不全、心筋炎など)、呼吸器系疾患、関節疾患(例えば、関節リュウマチ、変形性関節症など)、腎疾患(例えば、腎不全、糸球体腎炎、IgA腎症など)、動脈硬化症、乾癬症、高脂血症、アレルギー疾患(例えば、喘息、アレルギー性鼻炎、アトピー性皮膚炎など)、骨疾患(例えば、骨粗鬆症、くる病、骨軟化症、低カルシュウム血症など)、血液疾患、脳血管性傷害、外傷性脳障害、感染症、痴呆症、癌、糖尿病、肝疾患、皮膚疾患、神経変性疾患および慢性炎症性疾患などがあげられる。病態モデル動物の作製は、「マニュアル疾患モデルマウス」〔Molecular Medicine, 31 臨時増刊号, 中山書店 (1994)〕、「図説・薬理学のための病態動物モデル」〔西村書店 (1984)〕、「関節炎モデル動物」〔医歯薬出版 (1985)〕、「神経・筋疾患モデル動物」〔医歯薬出版 (1982)〕、「活性酸素と病態 疾患モデルからベッドサイドへ」〔学会出版センター (1992)〕等に記載の方法を用いることができる。
【0090】
本薬理評価方法および5.および8.に後述する薬理評価方法に供する試験物質としては、A3アデノシン受容体に対するアンタゴニスト(WO98/15555; WO00/64894; WO00/02861; WO00/10391; WO00/15231; WO99/65912; WO99/64418; WO99/51606; WO97/33879; WO97/27177; 特開平11−193281; 特開平9−291089; US5441883; US5646156; US5573772; GB2320430)等をあげることができる。
【0091】
5.本発明のトランスジェニック非ヒト哺乳動物から得られる細胞を用いた試験物質の薬理評価方法
本発明のトランスジェニック非ヒト哺乳動物から得られる種々の細胞と、試験物質とを接触させ、試験物質非存在下での細胞と比較して、細胞内のCa2+濃度の上昇等の種々の細胞の応答や細胞の形態の変化等の薬理作用を調べることにより、試験物質の該細胞に対する試験物質の薬理評価を行なうことができる。
【0092】
本発明のトランスジェニック非ヒト哺乳動物から得られるES細胞を分化誘導することにより、さまざまな種類の細胞を得ることができる。分化の誘導方法としては、ES細胞を同種同系統の動物の皮下に移植することにより、様々な組織が混じりあった奇形腫瘍(テラトーマ)を誘導する方法(マニピュレーティング・マウス・エンブリオ第2版)、適当な条件でインビトロ培養することにより、内胚葉細胞、外胚葉細胞、中胚葉細胞、血液細胞、内皮細胞、軟骨細胞、骨格筋細胞、平滑筋細胞、心筋細胞、神経細胞、グリア細胞、上皮細胞、メラノサイト、ケラチノサイトに分化誘導する方法(Reprod. Fertil. Dev., 10, 31, 1998)をあげることができる。この分化後の細胞と、試験物質とを接触させ、試験物質非存在下での細胞と比較して、細胞内のCa2+濃度の上昇等の種々の細胞の応答や細胞の形態の変化等の薬理作用を調べることにより、試験物質の該細胞に対する薬理評価を行なうことができる。これらの方法によって、ヒトの生体から摘出しにくい細胞や少数しか存在しない細胞などに対する薬理評価を行うことができる。
【0093】
6.本発明のトランスジェニック非ヒト哺乳動物のES細胞、卵、精子または核を用いた遺伝子改変動物の作製
本発明のトランスジェニック非ヒト哺乳動物から得られるES細胞、卵、精子または核を用いて、1.〜3.に記載の方法によりヒトA3アデノシン受容体を発現し、かつさらなる染色体上の遺伝子の改変を行った遺伝子改変非ヒト哺乳動物を得ることができる。特に、その遺伝子の機能を破壊することである病態が惹起されることが公知になっている遺伝子を2.に記載した相同組換えの手法を利用して欠損させたノックアウト動物や、該遺伝子の機能を阻害するドミナントネガティブ体の遺伝子を1.または3.に記載の方法で導入し発現させたトランスジェニック動物は、病態モデル動物として有用である。
【0094】
7.本発明のトランスジェニック非ヒト哺乳動物と同種他系統の動物との交配による遺伝子改変動物の作製と作製された該遺伝子改変動物の利用
本発明のトランスジェニック非ヒト哺乳動物と同種他系統の動物(例えば、ヒト疾患モデル動物)とを交配させることにより、ヒトA3アデノシン受容体を発現し、かつある表現系(例えば、ヒト病態と類似の症状)を示す遺伝子改変哺乳動物を得ることができる。交配する動物が、ヒト疾患モデル動物であれば、ヒトA3アデノシン受容体を発現し、かつヒト病態と類似の症状を表現系として示す病態モデル動物が得られる。交配の方法としては、自然交配以外に体外受精の方法があげられる。疾患モデル動物としては、先天性および後天性を疾患を問わずいかなる疾患モデル動物も用いることができる。例えば後天性の病態モデル動物は、「マニュアル疾患モデルマウス」〔Molecular Medicine, 31 臨時増刊号, 中山書店 (1994)〕、「図説・薬理学のための病態動物モデル」〔西村書店 (1984)〕、「関節炎モデル動物」〔医歯薬出版 (1985)〕、「神経・筋疾患モデル動物」〔医歯薬出版 (1982)〕、「活性酸素と病態 疾患モデルからベッドサイドへ」〔学会出版センター (1992)〕等に記載の方法により作製することができる。
【0095】
8.遺伝子改変動物を用いた試験物質の薬理評価方法
6および7に記載の方法で得られた遺伝子改変病態モデル動物に試験物質、例えば、A3アデノシン受容体に作用するアゴニストまたはアンタゴニスト等を投与し、該病態モデル動物の血圧、呼吸数、体重等の種々の身体的パラメーターの測定、病態や、外見、行動の観察、病理組織学的検討等を、試験物質を投与しない該病態モデル動物と比較して行なうことにより、該試験物質の該疾患に対する有効性および副作用等の薬理評価を行なうことができる。また、この評価に基づき、該病態の治療薬として好ましい物質を選択することができる。特に、ヒトA3アデノシン受容体に対するアゴニストまたはアンタゴニストとしての活性が、非ヒト哺乳動物のA3アデノシン受容体と比較して高い、ヒト受容体に選択的な薬物では、通常の病態モデル動物を用いた薬理評価は困難であったが、上記の遺伝子改変病態モデル動物を用いることにより、薬理評価を行なうことが可能となる。
以下に、本発明の実施例を示す。
【0096】
【実施例】
実施例1 ヒトA3アデノシン受容体のcDNAの単離
(1)ヒト肝臓由来cDNAの合成
クロンテック社より購入したヒト肝臓ポリA+ RNA4μgを鋳型とし、第一鎖cDNA合成用スーパースクリプト・プレアンプリフィケーション・システム(SuperScript Preamplification System for first strand cDNA Synthesis、インビトロジェン社製)を用い、添付マニュアルに従ってcDNAを取得した。
【0097】
(2)PCRによるヒトA3アデノシン受容体cDNAの単離
続いて、取得したヒト肝臓由来cDNAを鋳型としてPCRを行なった。すなわち、M. R. Atkinsonらの報告(Neurosci. Res., 29, 1, 1997)に記載されているヒトA3アデノシン受容体遺伝子を含むヒトゲノムDNAの塩基配列(GenBank登録番号:L77729およびL77730)に基いて、配列番号1で示される塩基配列を有する24merのプライマー、および配列番号2で示される塩基配列を有する25merのプライマーを作製した。これらのプライマーを用い、ヒト肝臓由来cDNAを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、68℃で2分間のサイクルを30サイクル反復した。このPCR反応液を2μL用いて、上記と同方法で再度PCRを行なった後、このPCR反応液をアガロースゲル電気泳動し、ヒトA3アデノシン受容体cDNAを含む約1kbpのDNA断片を、ジーンクリーンIIキット(GENECLEAN II Kit、BIO101社製)を用い、添付マニュアルに従って回収した。
【0098】
(3)ヒトA3アデノシン受容体cDNAを有するプラスミドpBS−hA3Rの構築
次に、回収したヒトA3アデノシン受容体cDNAを含むDNA断片(約1kbp)250ngとプラスミドpT7Blue T−Vector(ノバジェン社製)50ngを10μLの蒸留水に溶解し、DNAライゲーション・キットVer.2(宝酒造社製)のI液10μLを加え、16℃で2時間結合反応を行なった。
【0099】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、アンピシリン耐性(Ampr)株を得た。この形質転換株からバーンボイム(Birnboim)らの方法(Nuc. Acids Res., 7, 1513, 1979)に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377(アプライド・バイオシステムズ社製)を用い、塩基配列を決定し、該プラスミドに含まれるヒトA3アデノシン受容体cDNAの配列を確認した結果、公知のヒトA3アデノシン受容体cDNAの配列と同じであった。配列番号3に得られたヒトA3アデノシン受容体のcDNAの塩基配列を、配列番号4に該cDNAがコードするヒトA3アデノシン受容体のアミノ酸配列を示した。以下、このプラスミドをpBS−hA3Rと称す。pBS−hA3Rの構築工程を図1に示した。
【0100】
実施例2 マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAの単離および解析
(1)マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAのスクリーニング
マウスA3アデノシン受容体遺伝子の配列を有するクローンをPCRで判定するためのPCRプライマーを作製した。すなわち、Z. Zhaoらの報告(Genomics, 57, 1,1999)に記載されているマウスA3アデノシン受容体遺伝子の塩基配列(GenBank登録番号: AF069778)より、エクソン1の一部を含む領域を増幅する、配列番号5で示される塩基配列を有する23merのプライマーと配列番号6で示される塩基配列を有する23merのプライマーの組み合わせ(マウスゲノムDNAを鋳型とした場合、配列番号11の配列の635〜993番目に相当する約360bpの増幅バンドが検出される)、および配列番号7で示される塩基配列を有する20merのプライマーと配列番号8で示される塩基配列を有する20merのプライマーの組み合わせ(マウスゲノムDNAを鋳型とした場合、配列番号11の配列の527〜1088番目に相当する約560bpの増幅バンドが検出される)を選択して作製した。各プライマーを倉敷紡績社のゲノムDNAライブラリーPCRスクリーニングサービスへ送付し、これらのプライマーを用いたPCRによるマウスゲノムDNAライブラリー(ベクターpBeloBACII)からのマウスA3アデノシン受容体遺伝子のスクリーニングを依頼した。その結果、A3アデノシン受容体遺伝子の配列を含むマウスゲノムDNAが導入されているpBeloBACIIプラスミドを含むE. coli DH10B株の形質転換体のクローンを得ることができた。
【0101】
(2)マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAの単離
上記のE. coli DH10B株クローンより、バーンボイムらの方法に従ってプラスミドを単離した。該プラスミドをpmA3R/BeloBacIIと名づけた。次に以下のようにして、得られたプラスミドを各制限酵素で処理し、マウスA3アデノシン受容体遺伝子配列を含むラジオアイソトープ標識DNAプローブを用いてサザンハイブリダイゼーションを行なった。
【0102】
まず、上記で単離したpmA3R/BeloBacIIプラスミド100ngをSacI、SacII、NotI、XbaI、SpeI、BamHI、SmaI、PstI、EcoRI、EcoRV、HindIII、ClaI、HincII、AccI、SalI、XhoI、ApaI、KpnIの各制限酵素(宝酒造社製)を12単位ずつ用い、添付マニュアルに従って37℃で6時間消化反応を行なうことにより完全に切断したのち、パルスフィールド装置〔バイオ・ラッド(BIO−RAD)社製〕を用いたアガロースゲル電気泳動を行ない(分離断片サイズ:5−150kbp用プログラムを使用)、さらにSouthernの方法(J. Mol. Biol., 98, 503, 1975)でナイロンフィルター〔ハイボンド(HybondTM)−N+;アマシャム・バイオサイエンス社製〕へ移した。次に、サザンハイブリダイゼーションに用いるプローブを作製するため、マウスゲノムDNAを鋳型としたPCRを行なった。すなわち、エクソン1中のマウスA3アデノシン受容体をコードする領域を含むDNAを増幅する配列番号7で示される塩基配列を有する20merのプライマーと配列番号8で示される塩基配列を有する20merのプライマー、エクソン2中のマウスA3アデノシン受容体をコードする領域を含むDNAを増幅する配列番号9で示される塩基配列を有する23merのプライマーと配列番号10で示される塩基配列を有する23merのプライマーを作製した。これらのプライマーを用い、上記のpmA3R/BeloBacIIプラスミドを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で30秒間、60℃で30秒間、72℃で1分間のサイクルを10サイクル反復した後、さらに94℃で30秒間、55℃で30秒間、72℃で1分間のサイクルを20サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をアガロースゲル電気泳動し、エクソン1中のマウスA3アデノシン受容体をコードする領域を含む約560bpのDNA断片、およびエクソン2中のマウスA3アデノシン受容体をコードする領域を含む約600bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。これらDNA断片は、市販のT7クイックプライム・キット(T7 QuickPrime Kit、アマシャム・バイオサイエンス社製)を用いて[α−32P]dCTP(NEN社製)で標識した。
【0103】
この標識した各プローブと上記で作製したフィルターを一晩ハイブリダイズさせ、0.1%ドデシル硫酸ナトリウム(SDS)を含有する2×SSPE(300mmol/L NaCl、20mmol/L NaH2PO4、2mmol/L EDTA、pH7.4)を用いて65℃で15分間の洗浄を3回、0.1%SDSを含有する0.2×SSPE(30mmol/L NaCl、2mmol/L NaH2PO4、0.2mmol/L EDTA、pH7.4)を用いて65℃で15分間の洗浄を2回行ない、X線フィルム〔コダック・サイエンティフィック・イメージング・フィルム(Kodak Scientific Imaging Film)X−OMATTM AR、コダック社製〕と重ね合わせて−80℃で一晩感光させ、翌日現像した。
【0104】
このハイブリダイゼーションの結果、pmA3R/BeloBacIIプラスミドをEcoRIで切断処理することにより、エクソン1を含む約9kbpのDNA断片とエクソン2を含む約6.5kbpのDNA断片が生じることが示された。
続いて、上記のpmA3R/BeloBacIIプラスミド5μgを100μLのユニバーサルバッファーH(宝酒造社製)に溶解し、60単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動した後、エクソン1を含む約9kbpのDNA断片と、エクソン2を含む約6.5kbpのDNA断片を切り出し、ジーンクリーンIIキットを用いて、添付マニュアルに従ってDNA断片を回収した。
【0105】
プラスミドpBluescriptII SK(−)(ストラタジーン社製)1μgを50μLのユニバーサルバッファーHに溶解し12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。回収したDNAを50μLのアルカリホスファターゼ用バッファーに溶解し、40単位のウシ小腸由来のアルカリホスファターゼを加えて50℃で3時間反応を行なった。フェノール/クロロホルム抽出後、エタノール沈殿法により脱リン酸化された約3kbpのDNA断片を回収した。
【0106】
pmA3R/BeloBacIIプラスミド由来のEcoRI断片であるマウスA3アデノシン受容体遺伝子のエクソン1を含むマウスゲノムDNA断片(約9kbp)10ngおよびマウスA3アデノシン受容体のエクソン2を含むマウスゲノムDNA断片(約6.5kbp)10ngを、各々pBluescriptII SK(−)由来のEcoRI断片(約3kbp)40ngと一緒に10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で3時間結合反応を行なった。
【0107】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。以下、このプラスミドをpBS−ex1及びpBS−ex2と称す。
【0108】
(3)マウスA3アデノシン受容体遺伝子を含むマウスゲノムDNAの解析
pBS−ex1およびpBS−ex2各1μgをSacI、SacII、NotI、XbaI、SpeI、BamHI、SmaI、PstI、EcoRI、EcoRV、HindIII、ClaI、HincII、AccI、SalI、XhoI、ApaI、KpnIの各制限酵素(宝酒造社製)を12単位ずつ用い、添付マニュアルに従って37℃で16時間消化反応を行なうことにより完全に切断したのち、アガロースゲル電気泳動を行なった。その結果から、A3アデノシン受容体遺伝子のエクソン1およびエクソン2を含む約15.5kbpのマウスゲノムDNAに存在する、各制限酵素に対する認識配列の位置を決定した。図2にエクソン1、図3にエクソン2の各制限酵素マップを示した。
次に、DNAシークエンサー377を用い、エクソン1より上流約300bpの領域から、エクソン2より下流約1.1kbpの領域までの塩基配列を決定した(図4、配列番号11)。
【0109】
実施例3 マウスA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換するためのターゲットベクターの構築
マウスA3アデノシン受容体遺伝子のエクソン1より約5kbp上流のSmaIサイトからエクソン2より下流のHincIIサイトまでの領域において、マウスA3アデノシン受容体をコードする領域およびイントロンを、ヒトA3アデノシン受容体cDNAのヒトA3アデノシン受容体をコードする領域に置換したDNA、およびマウスA3アデノシン受容体遺伝子のエクソン2のBamHIサイトからエクソン2より下流のApaIサイトまでの領域のDNAを含むターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2を以下に示す(1)〜(15)の工程で構築した。
【0110】
(1)プラスミドploxP−HPRT−hA3R−arm2の構築
2つのloxP配列の間に、PGKプロモーターの下流につながったhprt遺伝子が存在するプラスミドploxpHPRT2のSmaI/BamHIサイト間に、マウスA3アデノシン受容体遺伝子のエキソン2の非翻訳領域中のBamHIサイトからエキソン2の下流のApaIサイトまでの約2.8kbpのマウスゲノムDNAを挿入したプラスミドploxP−HPRT−hA3R−arm2を、以下のようにして構築した(図5参照)。
【0111】
3μgの実施例2(2)で作製したプラスミドpBS−ex2を、0.01%ウシ血清アルブミン(以下、BSAと略す)を含む100μLのユニバーサルバッファーM(宝酒造社製)に溶解し、75単位のXbaIを加えて37℃で12時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーL(宝酒造社製)に溶解し、75単位のApaIを加えて37℃で12時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を10μLの蒸留水に溶解し、アガロースゲル電気泳動後、約4kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。続いて、DNA平滑化キット(宝酒造社製)を用いて、回収したDNA断片の両末端を添付マニュアルに従って平滑化処理した。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を15μLのユニバーサルバッファーK(宝酒造社製)に溶解し、7.5単位のBamHIを加えて37℃で10時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、約2.8kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。この断片は、マウスA3アデノシン受容体遺伝子のエクソン2の非翻訳領域中のBamHIサイトから下流のApaIサイトまで約2.8kbpに相当するゲノムDNAであり、エクソン2の非翻訳領域中のポリアデニル化シグナルを含む。
【0112】
プラスミドploxpHPRT2(WO 01/33957)2.8μgを0.01%BSAを含む100μLのユニバーサルバッファーT(宝酒造社製)に溶解し、75単位のSmaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーKに溶解し、75単位のBamHIを加えて37℃で12時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収し、20μLの蒸留水に溶解した。
【0113】
上記で得た、A3アデノシン受容体のエクソン2を含むマウスゲノムDNA断片(約2.8kbp)90ngとプラスミドploxpHPRT2由来のSmaI−BamHI断片(約5.7kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−HPRT−hA3R−arm2と称す。
【0114】
(2)プラスミドploxP−RE−HPRT−hA3R−arm2の構築
(1)で構築したploxP−HPRT−hA3R−arm2にEcoRIとSacIIの認識配列を付加したプラスミドploxP−RE−HPRT−hA3R−arm2を以下のようにして構築した(図6参照)。
【0115】
2μgのプラスミドploxP−HPRT−hA3R−arm2を100μLのユニバーサルバッファーKに溶解し、40単位のHpaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を100μLのユニバーサルバッファーLに溶解し、50単位のKpnIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を蒸留水15μLに溶解した後、アガロースゲル電気泳動し、約9kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0116】
続いて、配列番号12で示される38merの合成オリゴDNA、および配列番号13で示される34merの合成オリゴDNAを作製し、各10pmolずつを蒸留水100μLに加え、90℃で10分間熱したのち室温に戻すことによりアニーリングさせた。
上記で得た、プラスミドploxP−HPRT−hA3R−arm2由来のHpaI−KpnI断片(約9kbp)30ngとアニーリング済み合成オリゴDNA 0.2pmolを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で1時間結合反応を行なった。
【0117】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−RE−HPRT−hA3R−arm2と称す。
【0118】
(3)プラスミドA3R−C1の構築
マウスA3アデノシン受容体遺伝子のエクソン2に存在するポリアデニル化シグナルを含む約1.8kbpのマウスゲノムDNAを有するプラスミドA3R−C1を以下のようにして構築した(図7参照)。
【0119】
5μgのプラスミドpBS−ex2を100μLのユニバーサルバッファーKに溶解し、30単位のPstIと30単位のBamHIを加えて37℃で16時間消化反応を行なったのち、該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を蒸留水20μLに溶解し、アガロースゲル電気泳動後、約1.8kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0120】
2.8μgのpBluescriptII SK(−)を100μLのユニバーサルバッファーKに溶解し、30単位のPstIと30単位のBamHIを加えて37℃で24時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。
上記で得た、A3アデノシン受容体遺伝子のエクソン2に存在するポリアデニル化シグナルを含むマウスゲノムDNA断片(約1.8kbp)100ngとpBluescriptII SK(−)由来のPstI−BamHI断片(約3kbp)30ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
【0121】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−C1と称す。
【0122】
(4)プラスミドA3R−C2の構築
プラスミドA3R−C1からポリアデニル化シグナルより下流の配列を約1.6kbp除き、かつその下流にSacII認識配列を付加したプラスミドA3R−C2を以下のようにして構築した(図8参照)。
【0123】
2μgのプラスミドA3R−C1を100μLのユニバーサルバッファーMに溶解し、50単位のHincIIを加えて37℃で16時間消化反応を行なったのち、該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーLに溶解し、50単位のKpnIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を蒸留水20μLに溶解したのちアガロースゲル電気泳動を行ない、約3.2kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0124】
続いて、配列番号14で示される17merの合成オリゴDNA、および配列番号15で示される13merの合成オリゴDNAを作製し、各10pmolずつを蒸留水100μLに加え、90℃で10分間熱したのち室温に戻すことにより各合成オリゴDNAをアニーリングさせた。
上記で得た、マウスゲノムDNAの配列約1.6kbpを取り除いたプラスミドA3R−C1由来のHincII−KpnI断片(約3.2kbp)30ngとアニーリング済み合成オリゴDNA 0.2pmolを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で1時間結合反応を行なった。
【0125】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。以下、このプラスミドをA3R−C2と称す。
【0126】
(5)プラスミドA3R−C3の構築
ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpの下流に、マウスA3アデノシン受容体遺伝子エクソン2の停止コドンより下流380bpを付加した配列を有するプラスミドA3R−C3を、以下のようにして構築した(図9参照)。
【0127】
ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpをマウスA3アデノシン受容体遺伝子エクソン2の停止コドンより下流380bpの5’側に付加するため、マウスゲノムDNAを鋳型としてPCRを行なった。すなわち、ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpの配列を含む配列番号16で示される塩基配列を有する27merのプライマー、およびマウスA3アデノシン受容体遺伝子エクソン2の配列に基いた配列番号17で示される塩基配列を有する24merのプライマーを作製した。これらのプライマーを用い、pBS−ex2を鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、58℃で30秒間、72℃で1分間のサイクルを8サイクル反復した後、さらに94℃で1分間、68℃で2分間のサイクルを22サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約380bpのDNA断片を回収した。50μLのユニバーサルバッファーKに溶解し、37.5単位のBamHIを加えて37℃で20時間消化反応を行なった。続いて該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動して、約380bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0128】
2.8μgのプラスミドpBluescriptII SK(−)を50μLのユニバーサルバッファーKに溶解し、30単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。
【0129】
上記で得た、ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域(停止コドンを含む)の3’端13bpの下流に、マウスA3アデノシン受容体遺伝子エクソン2の停止コドンより下流380bpを付加した配列を有するDNA断片(約380bp)25ngと、プラスミドpBluescriptII SK(−)由来のEcoRI−BamHI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で1時間結合反応を行なった。
【0130】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−C3と称す。
【0131】
(6)プラスミドA3R−C4の構築
プラスミドA3R−C3のマウスA3アデノシン受容体遺伝子エクソン2に由来する配列の下流に、ポリアデニル化シグナルを含むマウスゲノムDNA配列を付加したプラスミドA3R−C4を以下のようにして構築した(図10参照)。
【0132】
1μgのプラスミドA3R−C2を、0.01%BSAを含む100μLのユニバーサルバッファーTに溶解し、20単位のSacIIを加えて37℃で20時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーKに溶解し、15単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約150bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0133】
2μgのプラスミドA3R−C3を、0.01%BSAを含む100μLのユニバーサルバッファーTに溶解し、20単位のSacIIを加えて37℃で20時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーKに溶解し、15単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3.4kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0134】
上記で得た、プラスミドA3R−C2由来の、A3アデノシン受容体遺伝子のエクソン2に存在するポリアデニル化シグナルを含むマウスゲノムDNA断片(約150bp)10ngとプラスミドA3R−C3由来のSacII−BamHI断片(約3.4kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
【0135】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−C4と称す。
【0136】
(7)プラスミドploxP−RE−C−HPRT−hA3R−arm2の構築
プラスミドploxP−RE−HPRT−hA3R−arm2のhprt遺伝子の上流に、プラスミドA3R−C4由来のDNA断片(ヒトA3アデノシン受容体cDNAのA3アデノシン受容体をコードする領域の3’端13bpの下流に、ポリアデニル化シグナルを含む、マウスゲノムDNAのA3アデノシン受容体遺伝子の停止コドンより下流のHincIIサイトまでの領域を付加したDNA)を導入した、プラスミドploxP−RE−C−HPRT−hA3R−arm2を以下のようにして構築した(図11参照)。
【0137】
3μgのプラスミドA3R−C4を、0.01%のBSAを含む100μLのユニバーサルバッファーTに溶解し、50単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約500bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0138】
3.2μgのプラスミドploxP−RE−HPRT−hA3R−arm2を、0.01%のBSAを含む100μLのユニバーサルバッファーTに溶解し、50単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約8.5kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0139】
上記で得たプラスミドA3R−C4由来のSacII−EcoRI断片(約500bp)50ngとプラスミドploxP−RE−HPRT−hA3R−arm2由来のSacII−EcoRI断片(約8.5kbp)200ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−RE−C−HPRT−hA3R−arm2と称す。
【0140】
(8)プラスミドA3R−N1の構築
マウスA3アデノシン受容体遺伝子の開始コドンより上流約350bpのマウスゲノムDNA配列を有するプラスミドA3R−N1を以下のようにして構築した(図12参照)。
【0141】
マウスA3アデノシン受容体遺伝子の開始コドンより上流350bpのマウスゲノムDNA断片を得るため、プラスミドpBS−ex1を鋳型としてPCRを行なった。すなわち、マウスA3アデノシン受容体遺伝子の塩基配列に基いて配列番号18で示される塩基配列を有する27merのプライマー、および配列番号19で示される塩基配列を有する28merのプライマーを作製した。これらのプライマーを用い、pBS−ex1を鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、52℃で30秒間、72℃で1分間のサイクルを8サイクル反復した後、さらに94℃で1分間、68℃で2分間のサイクルを22サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約350bpのDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーKに溶解し、75単位のBamHIを加えて37℃で20時間消化反応を行なった。続いて該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーHに溶解し、60単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片をアガロースゲル電気泳動して、約350bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0142】
2.8μgのプラスミドpBluescriptII SK(−)を50μLのユニバーサルバッファーKに溶解し30単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。
【0143】
上記で得た、マウスA3アデノシン受容体遺伝子の開始コドンより上流約350bpのDNA断片50ngとプラスミドpBluescriptII SK(−)由来のBamHI−EcoRI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N1と称す。
【0144】
(9)プラスミドA3R−N2の構築
ヒトA3アデノシン受容体cDNAの開始コドンより下流約200bpの塩基配列を有するプラスミドA3R−N2を以下のようにして構築した(図13参照)。
【0145】
ヒトA3アデノシン受容体cDNA配列の開始コドンより下流約200bpのDNA断片を得るため、プラスミドpBS−hA3Rを鋳型としてPCRを行なった。すなわち、ヒトA3アデノシン受容体cDNAの配列に基いて配列番号20で示される塩基配列を有する28merのプライマー、および配列番号21で示される塩基配列を有する26merのプライマーを作製した。これらのプライマーを用い、pBS−hA3Rを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、52℃で30秒間、72℃で1分間のサイクルを8サイクル反復した後、さらに94℃で1分間、68℃で2分間のサイクルを22サイクル反復し、4℃で一晩保存する条件でPCRを行なった。
【0146】
このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法により約350bpのDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーKに溶解し、75単位のBamHIを加えて37℃で20時間消化反応を行なった。続いて該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を100μLのユニバーサルバッファーHに溶解し、60単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片をアガロースゲル電気泳動して、約200bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0147】
2.8μgのプラスミドpBluescriptII SK(−)を50μLのユニバーサルバッファーKに溶解し30単位のBamHIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法により約3kbpのDNA断片を回収した。
【0148】
上記で得た、ヒトA3アデノシン受容体cDNAの開始コドンより下流約200bpのDNA断片50ngとプラスミドpBluescriptII SK(−)由来のBamHI−EcoRI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N2と称す。
【0149】
(10)プラスミドA3R−N3の構築
プラスミドA3R−N1のマウスA3アデノシン受容体遺伝子の開始コドンより5’側の配列の下流に、プラスミドA3R−N2由来のDNA断片(ヒトA3アデノシン受容体cDNAの開始コドンより下流約200bpのDNA断片)を導入した、プラスミドA3R−N3を以下のようにして構築した(図14参照)。
【0150】
2.3μgのプラスミドA3R−N2を、40μLのユニバーサルバッファーHに溶解し、12単位のEcoRIと10単位のSphIを加えて37℃で20時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約200bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
1.6μgのプラスミドA3R−N1を、40μLのユニバーサルバッファーHに溶解し、12単位のEcoRIと10単位のSphIを加えて37℃で20時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3.35kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0151】
上記で得た、プラスミドA3R−N2由来のEcoRI−SphI断片(約200bp)10ngとプラスミドA3R−N1由来のEcoRI−SphI断片(約3.35kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N3と称す。
【0152】
(11)プラスミドA3R−N4の構築
マウスA3アデノシン受容体遺伝子の開始コドンより上流約350bpの塩基配列の下流にヒトA3アデノシン受容体cDNA(開始コドン以降の領域)をつなげた配列を有するプラスミドA3R−N4を以下のようにして構築した。(図15参照)。
【0153】
0.7μgのプラスミドA3R−N3を、0.01%のBSAを含む100μLのユニバーサルバッファーKに溶解し、50単位のNcoIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、このDNA断片を20μLのユニバーサルバッファーLに溶解し、10単位のSacIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動して、約400bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0154】
さらに、2.2μgのプラスミドpBS−hA3Rを、0.01%のBSAを含む100μLのユニバーサルバッファーKに溶解し、50単位のNcoIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を100μLのユニバーサルバッファーLに溶解し、50単位のSacIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片をアガロースゲル電気泳動し、約4kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0155】
上記で得た、プラスミドA3R−N4由来のNcoI−SacI断片(約400bp)20ngとプラスミドpBS−hA3R由来のNcoI−SacI断片(約4kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N4と称す。
【0156】
(12)プラスミドA3R−N5の構築
マウスA3アデノシン受容体遺伝子のエクソン1よりも上流5kbpのマウスゲノムDNAの配列を有するプラスミドA3R−N5を以下のようにして構築した(図16参照)。
【0157】
3.3μgのプラスミドpBS−ex1を、0.01%のBSAを含む20μLのユニバーサルバッファーTに溶解し、4単位のSmaIと5単位のSacIを加えて37℃で20時間消化反応を行なったのち、該反応液をアガロースゲル電気泳動し、約5kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
1.1μgのプラスミドpBS−hA3Rを、50μLのユニバーサルバッファーHに溶解し、20単位のNdeIを加えて37℃で16時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA平滑化キット(宝酒造社製)を用い、回収したDNA断片の両末端を添付マニュアルに従って平滑化処理した。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片を40μLのユニバーサルバッファーHに溶解し、20単位のSacIを加えて37℃で16時間消化反応を行なったのち、該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0158】
上記で得た、プラスミドpBS−ex1由来のDNA断片(約5kbp)1μgとプラスミドpBS−hA3R由来のNdeI(平滑末端処理済み)−SacI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをA3R−N5と称す。
【0159】
(13)プラスミドA3R−N6の構築
マウスA3アデノシン受容体遺伝子の開始コドンよりも上流約5.4kbpのマウスゲノムDNAの配列の下流にヒトA3アデノシン受容体cDNA(開始コドン以降)をつないだ配列を有するプラスミドA3R−N6を以下のようにして構築した(図17参照)。
【0160】
3μgのプラスミドA3R−N4を、50μLのユニバーサルバッファーLに溶解し、20単位のSacIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約1.2kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0161】
3.4μgのプラスミドA3R−N5を、50μLのユニバーサルバッファーLに溶解し、20単位のSacIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約9kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0162】
上記で得た、プラスミドA3R−N4由来のSacI−EcoRI断片(約1.2kbp)60ngとプラスミドA3R−N5由来のSacI−EcoRI断片(約9kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。以下、このプラスミドをA3R−N6と称す。
【0163】
(14)ploxP−arm1−HPRT−hA3R−arm2の構築
マウスA3アデノシン受容体遺伝子の開始コドンよりも5’側約5.4kbpのマウスゲノムDNAの配列の下流にヒトA3アデノシン受容体cDNA(コード領域)およびマウスA3アデノシン受容体遺伝子の停止コドンより3’側にあるHincIIサイトまでのマウスゲノムDNAの配列をつなげた配列を、プラスミドploxP−RE−HPRT−hA3R−arm2のhprt遺伝子の上流に挿入したプラスミドploxP−arm1−HPRT−hA3R−arm2を以下のようにして構築した(図18参照)。
【0164】
1.5μgの(13)で作製したプラスミドA3R−N6を、50μLのユニバーサルバッファーMに溶解し、50単位のSpeIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約7kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0165】
2μgの(7)で作製したプラスミドploxP−RE−C−HPRT−hA3R−arm2を、100μLのユニバーサルバッファーMに溶解し、50単位のNheIを加えて37℃で20時間消化反応を行なった。該反応液をエタノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いてDNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約9kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0166】
上記で得た、プラスミドA3R−N6由来のSpeI−EcoRIDNA断片(約7kbp)10ngとプラスミドploxP−RE−C−HPRT−hA3R−arm2由来のNheI−EcoRI断片(約9kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で20時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−arm1−HPRT−hA3R−arm2と称す。
【0167】
(15)プラスミドploxP−DT−arm1−HPRT−hA3R−arm2の構築
プラスミドploxP−arm1−HPRT−hA3R−arm2のマウスA3アデノシン受容体遺伝子の開始コドンよりも上流約5.4kbpの配列の上流にジフテリア毒素(DT)発現ユニット(RNA polymeraseIIプロモーターの下流にDT遺伝子とSV40由来のポリアデニル化シグナルをつなげた配列)を挿入した、プラスミドploxP−DT−arm1−HPRT−hA3R−arm2を以下のようにして構築した(図19参照)。
【0168】
3.55μgのプラスミドpKO SelectDT(レキシコン・ジェネティックス社製)を、40μLのNEバッファー4〔ニュー・イングランド・バイオラブズ(New EnglandBiolabs)社製〕に溶解し、2単位のRsrII(ニュー・イングランド・バイオラブズ社製)を加えて37℃で24時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、DNA断片をアガロースゲル電気泳動し、約1.3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0169】
3μgの(14)で構築したプラスミドploxP−arm1−HPRT−hA3R−arm2を、100μLのNEバッファー4に溶解し、5単位のRsrIIを加えて37℃で24時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。続いて、DNA断片をアガロースゲル電気泳動し、約16kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0170】
上記で得た、プラスミドpKO SelectDT由来のRsrII断片(約1.3kbp)50ngとプラスミドploxP−arm1−HPRT−hA3R−arm2由来のRsrII断片(約16kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で16時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをploxP−DT−arm1−HPRT−hA3R−arm2と称す。
【0171】
実施例4 ヒトA3アデノシン受容体の発現ベクターの構築
(1)プラスミドpolyA in pBSの構築
SV40のポリアデニル化シグナルを含むプラスミドpolyA in pBSを以下のようにして構築した(図20参照)。
【0172】
プラスミドpCAG−GFP−pHPRTp(WO 01/33957)のSV40のポリアデニル化シグナルを含む配列番号22で示される塩基配列を有する26merのプライマー、および配列番号23で示される塩基配列を有する35merのプライマーを作製した。これらのプライマーを用い、プラスミドpCAG−GFP−pHPRTpを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で30秒間、60℃で30秒間、72℃で1分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を0.01%BSAを含む40μLのユニバーサルバッファーTに溶解し、15単位のXbaIおよび10単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、SV40のポリアデニル化シグナルを含む約300bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0173】
3μgのプラスミドpBluescriptII SK(−)を0.01%BSAを含む40μLのユニバーサルバッファーTに溶解し、15単位のXbaIおよび10単位のSacIIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
上記で得た、SV40のポリアデニル化シグナルを含むDNA断片(約300bp)100ngとプラスミドpBluescriptII SK(−)由来のXbaI−SacII断片(約3kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で2時間結合反応を行なった。
【0174】
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるSV40のポリアデニル化シグナルを確認した。以下、このプラスミドをpolyA in pBSと称す。
【0175】
(2)hA3R in pBSの構築
N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を有するプラスミドhA3R in pBSを以下のようにして構築した(図21参照)。
【0176】
ヒトA3アデノシン受容体cDNAの配列に基づいて、FLAGタグをコードする配列を含む配列番号24で示される塩基配列を有する55merのプライマー、および配列番号25で示される塩基配列を有する30merのプライマーを作製した。これらのプライマーを用い、プラスミドpBS−hA3Rを鋳型として、PCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で30秒間、60℃で30秒間、72℃で1分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を0.01%BSAを含む50μLのユニバーサルバッファーMに溶解し、37.5単位のXbaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含む約1kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0177】
3μgのプラスミドpBluescriptII SK(−)を0.01%BSAを含む40μLのユニバーサルバッファーMに溶解し、30単位のXbaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。このDNA断片40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0178】
上記で得た、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含むDNA断片(約1kbp)100ngとプラスミドpBluescriptII SK(−)由来のXbaI−EcoRI断片(約3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるN末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を確認した。以下、このプラスミドをhA3R in pBSと称す。
【0179】
(3)プラスミドhA3R−polyA in pBSの構築
N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列の下流にSV40のポリアデニル化シグナルを付加したプラスミドhA3R−polyA in pBSを以下のようにして構築した(図22参照)。
【0180】
1.25μgの上記(2)で作製したプラスミドhA3R in pBSを0.01%BSAを含む40μLのユニバーサルバッファーMに溶解し、30単位のXbaIを加えて37℃で16時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を20μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含む約1kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0181】
2.5μgの上記(1)で作製したプラスミドpolyA in pBSを0.01%BSAを含む50μLのユニバーサルバッファーMに溶解し、30単位のXbaIを加えて37℃で16時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。回収したDNA断片を40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、約3.3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0182】
上記で得た、N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列を含むDNA断片(約1kbp)40ngとプラスミドpolyA in pBS由来のXbaI−EcoRI断片(約3.3kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2 I液10μLを加え、16℃で3時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをhA3R−polyA in pBSと称す。
【0183】
(4)ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築
CAGプロモーターを含む、N末端にFLAGタグが付加されたヒトA3アデノシン受容体の発現ベクターhA3R in pCAGを、以下のようにして構築した(図23参照)。
【0184】
3μgの上記(3)で作製したプラスミドhA3R−polyA in pBSを40μLのユニバーサルバッファーHに溶解し、12単位のEcoRIと15単位のEcoRVを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約1.5kbpのDNA断片(N末端にFLAGタグが付加されたヒトA3アデノシン受容体をコードする配列の下流にSV40のポリアデニル化シグナルを含むDNA断片)を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0185】
4μgのプラスミドpCAG−GFP−pHPRTpを、50μLのユニバーサルバッファーKに溶解し、20単位のHpaIを加えて37℃で16時間消化反応を行なった。この反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。40μLのユニバーサルバッファーHに溶解し、24単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動後、約8kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0186】
上記で得た、プラスミドhA3R−polyA in pBS由来のEcoRI−EcoRV断片(約1.5kbp)100ngとpCAG−GFP−pHPRTp由来のEcoRI−HpaI断片(約8kbp)50ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で3時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれる配列を確認した。以下、このプラスミドをhA3R in pCAGと称す。
【0187】
実施例5 ヒトA3アデノシン受容体の発現ベクターの哺乳類細胞への導入と特異的薬物の反応性の評価
(1)一過性発現による薬物反応性の評価
宿主細胞マウスミエローマ細胞P3.X63/Ag8.U1(以下、P3U1と略す)に、アポエクオリンの発現プラスミドpCAG−AEQ−pHPRTpを導入した安定形質転換細胞株であるクローン21△hprt株(WO 01/33957)に、実施例4(4)で構築したヒトA3アデノシン受容体発現プラスミドhA3R in pCAGを導入し、ヒトA3アデノシン受容体の一過的発現細胞株を作製した。クローン21△hprt株が発現するアポエクオリンは発光基質セレンテラジンおよび分子状酸素と蛋白質複合体エクオリンを形成し、エクオリンはCa2+との結合により発光する。
【0188】
クローン21△hprt細胞株へのプラスミドhA3R in pCAGの導入は、エレクトロポレーション法により以下のようにして行なった。
該細胞株を8×10⁶個/mLになるようにK−PBS緩衝液(137mmol/L KCl、2.7mmol/LNaCl、8.1mmol/L Na2HPO4、1.5mmol/L KH2PO4、4mmol/L MgCl2)に懸濁し、この細胞懸濁液200μLと4μgのプラスミドhA3R in pCAGをエレクトロポレーション用キュベット〔ジーン・パルサー・キュベット(Gene Pulser Cuvette)、電極間距離2mm、バイオラッド(BIORAD)社製〕に入れ、パルス電圧0.25kV、電気容量125μFの条件で遺伝子導入し、10mLのFCSを含むRPMI 1640培地(インビトロジェン社製)に懸濁後、37℃、5%CO2条件下で24時間培養した。
【0189】
この一過性発現細胞株を用いて、ヒトA3アデノシン受容体がマウス細胞内において正常に機能することができるかを検証するため、A3アデノシン受容体に特異的なアゴニストであるクロロ−N6−(3−ヨードベンジル)−アデノシン−5’−N−メチルウロンアミド〔chloro−N6−(3−iodobenzyl)−adenosine−5’−N−methyluronamide、以下Cl−IB−MECAと略す〕(Trends Pharmacol. Sci., 19, 5, 1998)に対する応答性(細胞内Ca2+上昇量)を以下のようにしてエクオリンの発光量で評価した。コントロール細胞として、ヒトA3アデノシン受容体発現プラスミドを導入していないクローン21△hprt株についても、Cl−IB−MECAに対する応答性を調べた。
【0190】
培養後、各細胞株を1×10⁶個/mlになるように10μmol/Lのセレンテラジン〔モレキュラー・プローブズ(Molecular Probes)社製〕を含むRPMI 1640培地に懸濁し、培養用ガラスチューブ(岩城硝子社製)へ懸濁液を100μLずつ分注して4時間培養した。
培養後、各細胞株の発光量を1秒間毎に5秒間、ルミノメーターAuto Lumat LB953〔EG&Gベルトールド(Berthold)社製〕で測定したのち、2μmol/LのCl−IB−MECA溶液(10mmol/LになるようにDMSOに懸濁した溶液をRPMI 1640培地で希釈した溶液)を各培養用ガラスチューブへ100μLずつ添加し、添加直後からの発光量を1秒間毎に60秒間測定した。また、コントロールとして、Cl−IB−MECAが含まれていないDMSOを用いて同様の測定を行なった。
【0191】
本測定の結果を図24に示す。Cl−IB−MECAを最終濃度1μmol/Lで加えた結果、ヒトA3アデノシン受容体発現プラスミドを導入していないコントロール細胞株と比較して、ヒトA3アデノシン受容体を一過性発現させた細胞株では約2倍のエクオリン発光量の上昇がみられた。
以上の結果より、マウス細胞で一過性発現させたヒトA3アデノシン受容体が、A3アデノシン受容体特異的なアゴニストに対して正常な応答性(Ca2+上昇)を有することが示された。
【0192】
(2)安定発現株を用いた薬物反応性の評価
クローン21△hprt株に、実施例4(4)で構築したヒトA3アデノシン受容体発現プラスミドhA3R in pCAGを導入し、ヒトA3アデノシン受容体の安定発現細胞株を作製した。この安定発現細胞株を用いて、ヒトA3アデノシン受容体がマウス細胞内において正常に機能することができるかを検証するため、A3アデノシン受容体に特異的なアゴニストであるCl−IB−MECAに対する応答性(細胞内Ca2+上昇量)をエクオリンの発光量で評価した。
【0193】
クローン21△hprt細胞株へのプラスミドhA3R in pCAGの導入は、(1)に記載したエレクトロポレーション法に準じて行なった。遺伝子導入し、10mLのFCSを含むRPMI 1640培地に懸濁後、37℃、5%CO2条件下で24時間培養した。培養後、HAT培地添加物〔HAT−Media Supplement (50×)、ベーリンガー・マンハイム・バイオケミカ(Boehringer Mannheim Biochemica)社製、アミノプテリン、ヒポキサンチンおよびチミジンを含む〕を200μL添加し、さらに6日間培養することでアミノプテリン耐性株を取得した。取得した薬剤耐性株の生細胞数を計測し、5個/mLになるように、2%HT培地添加物(HT−Media Supplement(50×)、ベーリンガー・マンハイム・バイオケミカ社製、ヒポキサンチンおよびチミジンを含む)および10%FCSを含むRPMI 1640培地を用いて希釈し、100μL/穴で96穴プレートに播種した。1週間後、単一コロニーを形成した穴の細胞を回収することにより、プラスミドhA3R in pCAGを導入した細胞群から4クローンの細胞株を得ることができた。各クローンは10%FCSを含むRPMI 1640培地を用いて拡大培養を行なった。
【0194】
培養後、各細胞株のCl−IB−MECAに対する応答性を(1)に記載した方法に準じて測定した。各プラスミドを導入していないコントロール細胞株(クローン△hprt細胞株)と比較して、ヒトA3アデノシン受容体を発現させた細胞株では、4クローン株中3クローン株で有意な発光量の上昇がみられた(図25参照)。特にクローン4は、コントロール細胞株と比べて6倍以上の上昇がみられた。
【0195】
以上の結果より、マウス細胞で安定発現させたヒトA3アデノシン受容体がA3アデノシン受容体特異的なアゴニストに対して正常な応答性(Ca2+上昇)を有することが示された。
【0196】
実施例6 相同組換え体を検出するためのサザンハイブリダイゼーションに用いる5’側および3’側プローブの作製
(1)5’側プローブの作製
実施例3で作製したターゲットベクターによって相同組換えが正確に行われたかどうかは、サザンハイブリダイゼーションにより解析するが、そのサザンハイブリダイゼーションで用いる5’側プローブとする、ターゲットベクターに含まれるマウスA3アデノシン受容体遺伝子のエクソン1の上流のマウスゲノム配列よりもさらに5’側のゲノム配列を含むDNAを以下のようにして作製した(図26参照)。
【0197】
3μgのプラスミドpBS−ex1を0.01%のBSAを含む20μLのユニバーサルバッファーTに溶解し、8単位のSmaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を20μLのユニバーサルバッファーLに溶解し、10単位のSacIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約1.2kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0198】
5μgのpBluescriptII SK(−)を0.01%BSAを含む50μLのユニバーサルバッファーTに溶解し、24単位のSmaIを加えて37℃で16時間消化反応を行なった。該反応液をフェノール/クロロホルム抽出後、エタノール沈殿法によりDNA断片を回収した。DNA断片を40μLのユニバーサルバッファーLに溶解し、20単位のSacIを加えて37℃で6時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
【0199】
上記で得た、マウスA3アデノシン受容体遺伝子のエクソン1よりも上流のマウスゲノムDNA断片(約1.2kbp)100ngとpBluescriptII SK(−)由来のSmaI−SacI断片(約3kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるマウスゲノム配列を確認した。配列番号26にその塩基配列を示す。以下、このプラスミドをpBS−probe5’と称す。
【0200】
サザンハイブリダイゼーションで用いる5’側プローブは、プラスミドpBS−probe5’を鋳型としたPCRにより作製した。すなわち、プラスミドpBS−probe5’に含まれるマウスゲノム配列に基づいて、配列番号27で示される塩基配列を有する26merのプライマー、および配列番号28で示される塩基配列を有する26merのプライマーを作製した。これらのプライマーおよび、鋳型としてpBS−probe5’を用いてPCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、60℃で30秒間、72℃で1分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をアガロースゲル電気泳動して約300bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。以下、このDNA断片を5’側プローブとして用いる。
【0201】
(2)3’側プローブの作製
サザンハイブリダイゼーションで用いる3’側プローブとする、ターゲットベクターに含まれるマウスA3アデノシン受容体遺伝子のエクソン2よりも下流のマウスゲノム配列よりもさらに3’側のマウスゲノム配列を含むDNAを以下のようにして作製した(図27参照)。
【0202】
3μgのプラスミドpBS−ex2を20μLのユニバーサルバッファーMに溶解し、10単位のNheIを加えて37℃で16時間消化反応を行なった。該反応液をアガロースゲル電気泳動し、約600bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。
3μgのpBluescriptII SK(−)を40μLのユニバーサルバッファーMに溶解し、20単位のSpeIを加えて37℃で16時間消化反応を行なったのち、該反応液をアガロースゲル電気泳動し、約3kbpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。次に、回収したDNAを50μLのアルカリホスファターゼ用バッファーに溶解し、40単位のウシ小腸由来のアルカリホスファターゼを加えて50℃で30分間反応を行ない、フェノール/クロロホルム抽出後、エタノール沈殿法により末端が脱リン酸化された約3kbpのDNA断片を回収した。
【0203】
上記で得た、マウスA3アデノシン受容体のエクソン2よりも下流のマウスゲノムDNA断片(約600bp)100ngとpBluescriptII SK(−)由来のSpeI断片(約3kbp)100ngを10μLの蒸留水に溶解し、ライゲーション・キットVer.2のI液10μLを加え、16℃で2時間結合反応を行なった。
該反応液を用いてE. coli DH5αをコーエンらの方法によって形質転換し、Ampr株を得た。この形質転換株からバーンボイムらの方法に従ってプラスミドDNAを単離した。得られたプラスミドの構造は制限酵素消化により確認した。また、DNAシークエンサー377を用い、塩基配列を決定し、該プラスミドに含まれるマウスゲノム配列を確認した。配列番号29にその塩基配列を示す。以下、このプラスミドをpBS−probe3’と称す。
【0204】
サザンハイブリダイゼーションで用いる3’側プローブを作製するため、プラスミドpBS−probe3’を鋳型としてPCRを行なった。すなわち、プラスミドpBS−probe3’に含まれるマウスゲノムDNA配列に基づいて、配列番号30で示される塩基配列を有する26merのプライマー、および配列番号31で示される塩基配列を有する26merのプライマーを作製した。これらのプライマーおよび、鋳型としてpBS−probe3’を用いてPCRの反応液を調製し、94℃で5分間反応させ、続いて94℃で1分間、68℃で2分間のサイクルを30サイクル反復し、4℃で一晩保存する条件でPCRを行なった。このPCR反応液をアガロースゲル電気泳動して、約240bpのDNA断片を、ジーンクリーンIIキットを用い、添付マニュアルに従って回収した。以下、このDNA断片を3’側プローブとして用いる。
【0205】
実施例7 ヒトA3アデノシン受容体を発現するトランスジェニックマウスの作出(1)ES細胞へのターゲットベクターの導入
マウスES細胞AB2.2(レキシコン・ジェネティクス社製、カタログ番号C100、以下AB2.2細胞と称す)の培養は、M15培地〔15%FCS(レキシコン・ジェネティクス社製、カタログ番号B100)、10−4mol/Lのβメルカプトエタノール(レキシコン・ジェネティクス社製、カタログ番号M260)、2mmol/LのL−グルタミン(レキシコン・ジェネティクス社製)、50単位/mLのペニシリンおよび50μg/mLのストレプトマイシン(レキシコン・ジェネティクス社製、カタログ番号M250)を含むダルベッコ改変イーグル培地(DMEM、レキシコン・ジェネティクス社製、カタログ番号M205)〕を用いて、フィーダープレート上で37℃、5%CO2条件下で行なった。
【0206】
フィーダープレートは、以下のようにゼラチンコート処理を施した細胞培養用ディッシュにマイトマイシンC処理したマウス胚線維芽細胞(レキシコン・ジェネティクス社製、カタログ番号C200、以下、STO細胞と称す)を培養して作製した。まず、0.1%ゼラチン溶液(レキシコン・ジェネティクス社製、カタログ番号M210)で2時間以上、細胞培養用ディッシュ(96穴プレート、24穴プレート、3cmディッシュ、6cmディッシュ、8.5cmディッシュ)の培養面を覆うことによりゼラチンコート処理を行なった。続いて、購入したSTO細胞を融解後、STO培地(7%のFCS、2mmol/LのL−グルタミン、50単位/mLのペニシリンおよび50μg/mLのストレプトマイシンを含むDMEM)に4.4×105個/mLになるよう懸濁し、ゼラチンコート処理を施した細胞培養用ディッシュに、96穴プレートには0.07mL/穴、24穴プレートには0.5mL/穴、3cmディッシュには2mL/枚、6cmディッシュには4mL/枚、8.5cmディッシュには12mL/枚を播種し、37℃、5%CO2条件下で48時間以上培養したものをフィーダープレートとした。
【0207】
AB2.2細胞はM15培地に懸濁した後、フィーダープレートに播種して培養を開始した。M15培地は96穴プレートには0.1mL/穴、3cmディッシュには2mL/枚、6cmディッシュには4mL/枚、8.5cmディッシュには10mL/枚、マルチディッシュおよび24穴プレートには0.5mL/穴を使用した。細胞がコンフルエントに到達する前に以下のようにして継代を行なった。まず、継代に先駆け、2時間前にM15培地を交換した。細胞をPBS(レキシコン・ジェネティクス社製)で2回洗浄した後、96穴プレートには0.025mL/穴、24穴プレートには0.25mL/穴、3cmディッシュには1mL/枚、6cmディッシュには2mL/枚、8.5cmディッシュには2mL/枚の0.04%EDTAを含む0.25%トリプシン溶液(レキシコン・ジェネティクス社製、カタログ番号M220、以下、トリプシン溶液と略す)を添加し、37℃、5%CO2条件下で15分間放置した。等量のM15培地を添加し、3mLトランスファーピペット(ファルコン社製、カタログ番号7575)を用いて40回激しくピペッティングし細胞を分散させた。細胞を含む溶液から、遠心分離により細胞を沈殿させて回収した。回収した細胞をM15培地に再び懸濁し、新しいフィーダープレート上に播種することで継代を行なった。
【0208】
AB2.2細胞へのターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の導入は、以下のようにして、エレクトロポレーション法により行なった。実施例3(15)で得られたターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2は、制限酵素SalIで切断して直鎖状にし、フェノール/クロロホルム抽出後、エタノール沈殿を行ない、0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)に溶解したものを用いた。購入したAB2.2細胞3.0×10⁶個を6cmディッシュに播種し、48時間培養した後、8.5cmディッシュへ継代し、さらに24時間培養した。24時間後、7mLのPBSで2回洗浄し、上記の継代方法に準じて細胞を回収した。回収した細胞1.0×10⁷個を0.9mLのPBSに懸濁し、25μgの直鎖状ploxP−DT−arm1−HPRT−hA3R−arm2をエレクトロポレーション用キュベット(ジーン・パルサー・キュベット、電極間距離4mm、バイオ・ラッド社製、カタログ番号165−2088)内で混合した。エレクトロポレーション装置ジーンパルサー(バイオ・ラッド社製)を用いて、パルス電圧0.23kV、電気容量500μFの条件で遺伝子導入し、70mLのM15培地に懸濁後、7枚の8.5cmフィーダープレートに10mLずつ播種し、24時間培養した。
【0209】
24時間後、100×HAT添加物(HAT Supplement (100×)、インビトロジェン社製、カタログ番号3992、アミノプテリン、ヒポキサンチンおよびチミジンを含む)を1×濃度で含むM15培地で5日間培養した後、100×HT添加物(HT Supplement (100×)、インビトロジェン社製、カタログ番号11067−030、ヒポキサンチンおよびチミジンを含む)を1×濃度で含むM15培地でさらに3日間培養することでアミノプテリン耐性コロニーを出現させた。各コロニーを、以下のようにして単離し、培養を継続した。まず、出現したコロニーをPBSで2回洗浄した後、プラスチック製の滅菌チップを用いて計205コロニーを直接拾いあげて、30μLのトリプシン溶液を添加した丸底96穴プレート(ファルコン社製、カタログ番号3077)へ1コロニー/穴になるように移した。37℃、5%CO2条件下で15分間以上放置した後、70μL/穴のM15培地を添加し、プラスチック製の滅菌チップで40回激しくピペッティングを行ない細胞を分散させた。細胞懸濁液を、各穴に100μLのM15培地を添加した96穴フィーダープレートに播種して3日間培養を行なった。
【0210】
3日後、以下のようにしてレプリカプレートを作製し、さらに5日間培養した。まず、上記の96穴フィーダープレートで培養した細胞を100μL/穴のPBSで2回洗浄した後、25μLのトリプシン溶液を添加し、37℃、5%CO2条件下で15分間以上放置した。25μLのM15培地を添加し、プラスチック製の滅菌チップで40回激しくピペッティングを行ない分散させた。続いて20%ジメチルスルフォキシド(DMSO、シグマ・アルドリッチ社製、カタログ番号D2650)、40%FCSを含むDMEM(以下、2×フリージング培地と称す)を50μL添加して混合した細胞懸濁液から50μLを分取し、あらかじめゼラチンコート処理し、100μL/穴のM15培地を添加しておいた96穴プレートに移すことにより、レプリカプレートを作製した。残りの細胞懸濁液を含むプレートはマスタープレートとして−80℃で凍結保存した。
【0211】
(2)サザンハイブリダイゼーションによる相同組換え体の選択
(1)で作製したレプリカプレートを5日間培養後、培地を除いて100μL/穴のPBSで2回洗浄した後、細胞溶解液〔10mmol/LのTris−HCl (pH7.5)、10mmol/L EDTA、10mmol/L NaCl、0.5%サルコシル、1mg/mLプロテイナーゼK(インビトロジェン社製、カタログ番号25530−049)〕を50μL/穴ずつ加え、密封容器の中へ十分水を含ませた紙と共に入れたのち、60℃で24時間保温し、細胞を溶解させた。細胞の溶解液に、75mmol/L NaClを含むエタノールを100μL/穴ずつ加えて室温で30分間以上放置し、ゲノムDNAを沈殿させた後、96穴プレートを逆さにすることにより溶液を廃棄した。続いて150μL/穴の70%エタノールで3回洗浄した後、室温で20分間放置することにより残ったエタノールを揮発させた。
【0212】
12単位のEcoRIと5μgのリボヌクレアーゼA(シグマ社製;カタログNo.R5125)を含むユニバーサルバッファーH 30μL/穴を添加して、激しくピペッティングを行ないゲノムDNAをよく溶解させてから、37℃で20時間消化反応を行なった。反応後、該反応液をアガロースゲル電気泳動し、Southernの方法(J. Mol. Biol., 98, 503, 1975)でナイロンフィルター(HybondTM−N+、アマシャム・バイオサイエンス社製)へ移した。実施例9で作製した5’側プローブおよび3’側プローブを、T7クイックプライム・キット(アマシャム・バイオサイエンス社製)を用いて[α−32P] dCTP(NEN社製)で標識した。この標識した各プローブと上記で作製したフィルターを一晩ハイブリダイズさせ、0.1%SDSを含む2×SSPEを用いて65℃で15分間の洗浄を3回、0.1%SDSを含む0.2×SSPEを用いて65℃で15分間の洗浄を2回行ない、X線フィルム(コダック・サイエンティフィック・イメージング・フィルムX−OMATTM AR、コダック社製)と重ね合わせて−80℃で一晩感光させ、翌日現像した。
【0213】
上記のサザンハイブリダイゼーションでは、野生型のマウスゲノムDNAをEcoRIで切断した場合、5’側プローブを用いることにより約9kbpのDNA断片、3’側プローブを用いることにより約6.5kbpのDNA断片が検出される。一方、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2によって正常に相同組換えが引き起こされ、マウスゲノムDNA中のマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換されている場合には、5’側プローブを用いることにより約8.5kbpのDNA断片が、3’側プローブを用いることにより約8.8kbpのDNA断片が検出される(図28参照)。
【0214】
以上のサザンハイブリダイゼーションの結果、(1)で得られたES細胞のアミノプテリン耐性株205コロニーのうち、16コロニー(1B7、1C3、1C6、1D1、1D7、1D12、1F9、1F11、1G2、1G11、1H11、2A4、2B3、2B12、2D9、2E3)が片方の染色体においてマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換された相同組換え体であることが判明した。
【0215】
相同組換え体である16コロニーのES細胞について、以下のようにして凍結保存用ストックを作製した。
16コロニーの凍結保存したマスタープレートを融解し、各相同組換え体を含む細胞懸濁液を、2mL/穴のM15培地を添加した24穴フィーダープレートの各穴に播種し、24時間培養した。培地を交換し、2日間培養を行なった後、3cmディッシュのフィーダープレートに継代しさらに3日間培養した。(1)に記載した継代方法に準じて、ディッシュより剥離後、回収した細胞を0.5mLのM15培地に懸濁した。さらに0.5mLの2×フリージング培地を加えて混合した懸濁液を、0.1mLずつ細胞凍結用チューブに分注し、−80℃で凍結保存し、ストックとして保管した。
【0216】
(3)相同組換え体からの薬剤耐性遺伝子の除去
(2)で得た相同組換え体より、形態と増殖能が良い4クローン(1C6、1D1、1F11、2A4)を選び、Cre発現ベクターを導入することにより、loxP配列間に存在する薬剤耐性遺伝子(hprt遺伝子)の除去を行なった。上記4クローンの凍結保存ストックを各クローン1本ずつ融解し、それぞれ2mL/穴のM15培地の入った24穴フィーダープレートに播種して2日間培養した。3cmディッシュフィーダープレートへ継代し、24時間後に培地交換を行なった。さらにその24時間後、1mLのPBSで2回洗浄し、1mLのトリプシン溶液を添加した。37℃、5%CO2条件下で15分間放置した後、1mLのM15培地を添加し、3mLトランスファーピペットを用いて40回激しくピペッティングすることにより細胞を剥離させた。遠心分離により細胞を沈殿させて回収し、0.9mLのPBSに懸濁させた。該細胞懸濁液とCre発現ベクターpBS185(インビトロジェン社製)25μgを0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)に溶解させたものを用いて、(1)に記載したエレクトロポレーション法に準じて細胞に遺伝子導入し、10mLのM15培地に懸濁後、8.5cmディッシュのフィーダープレートに播種し、24時間培養した。24時間後、培地交換を行ない、さらに3日間培養した。
【0217】
培養した細胞を7mlのPBSで2回洗浄した後、(1)に記載した継代方法に準じて、ディッシュより剥離して回収し、10mLのM15培地に懸濁し、細胞数を測定した。続いて、1000×の6−チオグアニン(シグマ・アルドリッチ社製)を1×濃度で含むM15培地を用いて、500個/mL、50個/mL、5個/mLに細胞を希釈し、各10mLずつ8.5cmディッシュのフィーダープレートに播種して7日間培養することでhprt遺伝子欠損コロニーを出現させた。これら各コロニーを(1)に記載した方法に準じて、単離し、96穴フィーダープレートに播種して3日間培養を行なった。形態の良いクローンを、各コロニーについて12クローンずつそれぞれ24穴フィーダープレートへ継代し、2日間培養を行なった。さらに形態の良い6クローンずつをそれぞれ3cmディッシュのフィーダープレートに継代して3日間培養を行なった。細胞を(1)に記載した継代方法に準じてディッシュより剥離して、回収し、0.5mLのM15培地に懸濁した。該細胞懸濁液に、さらに0.5mLの2×フリージング培地を加えて混合した懸濁液を0.1mlずつ細胞凍結用チューブに分注し、計24クローン(1C6−1〜−6、1D1−1〜−6、1F11−1〜−6、2A4−1〜−6)を−160℃で凍結保存用ストックとして保管した。
【0218】
(4)サザンハイブリダイゼーションによるhprt遺伝子の除去の確認
上記、24クローンの凍結保存用ストックを各1本ずつ融解し、2mLのM15培地の入ったゼラチンコート処理済み3cmディッシュに播種して3日間培養を行なった。3日後、培地を除いて1mLのPBS緩衝液で2回洗浄した後、(2)に記載の細胞溶解液を1.75mLずつ加え、密封容器の中へ十分水を含ませた紙と共に入れたのち、60℃で24時間保温し、細胞を溶解させた。細胞の溶解液に75mmol/LのNaClを含むエタノールを3mLずつ加えて室温で30分間以上放置した後、滅菌チップの先にひっかけるようにしてゲノムDNAを回収した。このゲノムDNAを70%エタノールで3回洗浄した後、室温で20分間放置することによりエタノールを揮発させた。ゲノムDNAを200μg/mLのリボヌクレアーゼAおよび0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)100μLに溶解した。得られた各ゲノムDNAを12μgずつ120μLのユニバーサルバッファーHに溶解し、12単位のEcoRIを加えて37℃で16時間消化反応を行なった。該反応液を滅菌チップで3回ピペッティングすることにより未消化のゲノムDNAを切断した。さらに0.5mol/LのEDTA(pH8.0)を1.2μLおよびエタノール300μLを加えたのち、15000rpmで10分間遠心分離を行ないゲノムDNAの沈殿を得た。
【0219】
ゲノムDNAの沈殿を0.1mmol/L EDTAを含む1mmol/L Tris−HCl (pH8.0)20μLに溶解したのち、全量をアガロースゲル電気泳動し、(2)に記載の方法に準じて、ナイロンフィルターに移し、32Pで標識した3’側プローブとサザンハイブリダイゼーションを行なった。上記のサザンハイブリダイゼーションにより、マウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換されているマウスゲノムDNAをEcoRIで切断した場合には、(2)で示す通り、3’側プローブを用いることにより約8.8kbpのDNA断片が検出されるが、Cre蛋白質によってloxP配列の間に存在するPGKプロモーターおよびhprt遺伝子(約3.8kbp)が除去されていると約5kbpと短いDNA断片が検出される(図29参照)。
【0220】
サザンハイブリダイゼーションの結果より、解析した24クローン全てにおいてヒトA3アデノシン受容体遺伝子の下流に存在していたloxP配列の間に挟まれていたPGKプロモーターおよびhprt遺伝子(約3.8kbp)がマウスゲノム上より除去されていることが確認された。
【0221】
(5)ヒトA3アデノシン受容体cDNAを有するES細胞を用いたキメラマウスの作製(4)で樹立した、マウスA3アデノシン受容体遺伝子の片方のアリルをヒトのA3アデノシン受容体cDNAに置換したES細胞のうち、形態と増殖性の良い3クローン(1C6−1、1F11−4、2A4−5)をマウス胚盤胞へ注入するため、フィーダープレート上で培養を行なった。各クローンの凍結保存用ストック1本を融解後、10mLのM15培地に懸濁し、遠心分離して沈殿させ細胞を回収した。細胞をM15培地を0.5mL/穴添加した24穴フィーダープレートに播種し培養を開始した。2日後、3cmディッシュのフィーダープレートに継代した。さらに2日後、PBS1mLで2回洗浄した後、0.5mLのトリプシン溶液を加えて、37℃、5% CO2条件下で15分間放置した。0.5mlのM15培地を添加し、3mLトランスファーピペットを用いて40回激しくピペッティングして懸濁したところに、FCSを加えて混合し、該細胞懸濁液をマウス胚盤胞への注入に用いた。
【0222】
マウス胚盤胞は、過排卵処理を施した雌のC57Bl/6Jマウスを同系の雄マウスと自然交配させ、4日後に摘出した子宮の内部をM15培地で潅流することにより取得した。取得したマウス胚盤胞を37℃、5% CO2条件下で胚盤胞腔が十分に膨らむまで放置した後、約4℃に冷却した20mmol/LのHEPESを含むM15培地中に移し、マイクロインジェクター(成茂科学社製)およびマイクロマニピュレーター(成茂科学社製)を装備した倒立顕微鏡(ニコン社製)下で観察しながら、注入針を操作し、各ES細胞クローン(1C6−1、1F11−4、2A4−5)10〜15個ずつをそれぞれ胚盤胞腔内へ顕微注入した。該胚盤胞を37℃、5%CO2条件下で胚盤胞腔が膨らむまで放置した後、マニピュレーティング・マウス・エンブリオ第2版に記載された方法に従い、偽妊娠の雌MCH系統マウスの卵管側子宮部分に移植後、着床させた。偽妊娠の雌MCH系統マウス(10週齢以降)は、発情期前期から発情期にある雌MCH系統マウスを精管結紮雄マウスMCH系統マウス10週以降の個体と移植3日前の17:00に1:1で同居、交配させ、翌朝9:00に膣栓確認を行ない、2日後に上記の目的で使用した。
【0223】
注入したES細胞(1C6−1、1F11−4、2A4−5)の寄与により、黒色の被毛の中に茶褐色の被毛が現れたキメラ個体のうちキメラ率が40%を超える雄の個体が、1F11−4より11匹、2A4−5より11匹得られた。
【0224】
(6)キメラ個体の交配によるヒトA3アデノシン受容体cDNAを有するヘテロ接合体マウスの取得
(5)で得られたキメラ個体を8週齢まで飼育した後、雌のC57Bl/6J系統8週齢以降の個体と1:1で交配させ産仔を得た。該産仔のうち、茶褐色の被毛を有する個体の尾よりゲノムDNAを調製し、相同組換えの有無を試験した。ゲノムDNAの調製は、マニピュレーティング・マウス・エンブリオ第2版に記載された方法により、尾の約0.5cm断片から抽出した。得られたゲノムDNAは70%エタノールで洗浄した後に乾燥させ、200μg/mlのリボヌクレアーゼAおよび0.1mmol/lのEDTAを含む10mmol/lのトリス(pH8.0)溶液300μLに溶解して用いた。各ゲノムDNA12μgを制限酵素EcoRIで切断し、(4)に記載の方法に準じてサザンハイブリダイゼーションを行なった。その結果、1F11−4と2A4−5から産まれた産仔において、実施例8に示すように、6.5kbpと5.0kbpの2本のバンドが見られ、A3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換されたヘテロ接合体マウスが含まれていた。以上の結果から、キメラ率が40%を超えていたキメラ個体は生殖系列キメラマウスであると同定した。このヘテロ接合体マウスは、自己のA3アデノシン受容体と共にヒトA3アデノシン受容体を発現するマウスである。
【0225】
(7)ヒトA3アデノシン受容体のみを発現するマウスの取得
上記(6)で得られたヘテロ接合体マウスを8週齢まで飼育した後、雄と雌を交配させ産仔を得た。該産仔の個体の尾より(4)に記載の方法に準じてゲノムDNAを調製し、サザンハイブリダイゼーションを行なった。その結果、実施例8に示すように、5.0kbpのバンドのみが見られ、両方の染色体においてA3アデノシン受容体遺伝子がヒトA3アデノシン受容体cDNAに置換しているホモ接合体マウスが、産仔に含まれていた。このホモ接合体マウスは、マウスA3アデノシン受容体の代わりにヒトA3アデノシン受容体を発現するマウスである。
【0226】
実施例8 A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウスのゲノム構造解析
C57BL/6Jマウス(日本クレア)、実施例7の(6)に記載したA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウス、および実施例7の(7)に記載したA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスより尻尾を採取し、実施例9(4)と同様にしてゲノムDNAを調製した。該ゲノムDNAをTEバッファー(インビトロジェン社製)に溶解した後、10μgのゲノムDNAを16時間EcoRI(タカラバイオ社製)で切断し、実施例7の(2)に記した方法でサザンハイブリダイゼーションを行なった。
【0227】
実施例6の(1)記載の5’側プローブを用いてサザンハイブリダイゼーションを行なった結果、C57BL/6Jマウスでは約9kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスでは約9kbpと約8.5kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスでは約8.5kbpのバンドが検出された(図30)。続いて、実施例6の(2)記載の3’側プローブを用いてサザンハイブリダイゼーションを行なった結果、C57BL/6Jマウスでは約6.5kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスでは約6.5kbpと約5.0kbpのバンド、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合型マウスでは約5.0kbpのバンドが検出された(図31)。以上の結果は図28および図29にて模式的に示したゲノム構造と合致しており、該ヘテロ接合体マウスでは、片方の染色体上のA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換されていることが、該ホモ接合体マウスは両染色体上のA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換されていることが確認された。
【0228】
実施例9 A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウス由来マスト細胞を用いた、ヒトA3アデノシン受容体特異的アンタゴニストの評価
(1)骨髄細胞由来マスト細胞(BMMC)の作製
C57BL/6Jマウスおよび実施例7の(7)で作製したA3アデノシン受容体遺伝子をキメラA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスより取得した骨髄細胞より、以下に記すSupajaturaらの方法[ザ・ジャーナル・オブ・イムノロジー(J. Immunol.), 167, 4 (2001) ]に準じた方法により、骨髄細胞由来マスト細胞(以下、BMMCとよぶ)を作製した。
【0229】
オスBALB/cAマウス(日本クレア)20匹より脾臓を摘出後ホモジナイズにより単離した脾臓細胞を、脾臓細胞培養培地〔10%FCS(ハイクローン社製)、10mmol/L HEPES緩衝液(インビトロジェン社製)、0.1mmol/L 2メルカプトエタノール(インビトロジェン社製)、50mg/Lのゲンタマイシン(ナカライテスク社製)、3.4mg/LのPhytolacca americana(ヨウシュヤマゴボウ)由来レクチン(シグマ−アルドリッチ社製)含むRPMI 1640培地(インビトロジェン社製)〕にて2×10⁶細胞/mLに懸濁し、37℃、5%CO2条件下で5日間培養した。培養後、培養上清を回収した。以下、該培養上清をPWM−SCM(ヨウシュヤマゴボウ・マイトジェンで刺激した脾臓細胞の培養上清の略)と呼ぶ。
【0230】
続いて、C57BL/6Jマウスおよび実施例7の(7)で作製したA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウスの大腿骨よりそれぞれ骨髄細胞を回収し、BMMC培地〔10%FCS、0.1mmol/Lピルビン酸ナトリウム(インビトロジェン社製)、0.1mmol/L非必須アミノ酸(インビトロジェン社製)、50μmol/Lの2メルカプトエタノール、50mg/Lのゲンタマイシン、10%のPWM−SCMを含むRPMI 1640培地〕にて37℃、5% CO2条件下で培養を行なった。4日おきに新鮮な培地に交換し、培養開始後28日目に以下に示した抗体染色を行なった。
【0231】
2×10⁵細胞をダルベッコのリン酸緩衝液(以下、PBSと表す)(インビトロジェン社製)で洗浄後、0.2μgのフルオレセインイソチオシアネート(以下、FITCと略す)で標識したトリニトロフェノール(以下TNPと略す)特異的IgE〔KM393細胞(ATCC番号:TIB142)より取得〕および0.2μgのフィコエリスリン(以下、PEと略す)で標識した抗マウスc−kit抗体(ファーミンジェン社製)を含むPBSにて、氷上で1時間反応した。反応後、細胞をPBSで2回洗浄し、FACS Calibur(ベクトン・ディッキンソン)にてFITCおよびPEの蛍光強度を測定した。マスト細胞細胞膜上にはIgE Fc受容体およびc−kitが存在し、IgEと抗マウスc−kit抗体の両抗体が結合することが報告されているが(Immunity, 16, 441, 2002)、C57BL/6Jマウス由来細胞(図32)およびA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したホモ接合体マウス由来細胞(図33)の95%以上が両抗体で染色され、これら細胞群がBMMCに分化していることが確認された。
【0232】
(2)細胞内Ca2+量測定によるヒトA3アデノシン受容体特異的アンタゴニストの評価
A3アデノシン受容体アゴニストならびにアンタゴニストによるBMMCの細胞内Ca2+量の変動を以下に示す方法により測定した。
【0233】
TNP特異的IgEを100ng/mLで添加したBMMC培地にて、上記(1)で作製したBMMCを1×106細胞/mL、37℃、5% CO2条件下で16時間培養した。培養後、BMMCをカルシウム測定緩衝液〔20mmol/L HEPES(ナカライテスク社製)、115mmol/L NaCl(純正化学社製)、5.4mmol/L KCl(ナカライテスク社製)、0.8mmol/L MgCl2(ナカライテスク社製)、1.8mmol/L CaCl2(ナカライテスク社製)、13.8mmol/Lグルコース(ナカライテスク社製)、0.2% BSA(シグマ−アルドリッチ社製)、2.5mM プロベネシド(probenecid、シグマ−アルドリッチ社製)〕で2回洗浄したのち、最終濃度5μmol/LのFluo−3 AM(モレキュラープローブズ社製)と最終濃度0.5%のプルロニック(Pluronic)F−127(シグマ−アルドリッチ社製)を加えたカルシウム測定緩衝液に懸濁して37℃、5% CO2条件下で1時間培養した。培養後、カルシウム測定緩衝液で2回洗浄した後、2.5×10⁵細胞/mLになるようにカルシウム測定緩衝液で懸濁後、100μlずつ96穴プレートに分注して37℃、5% CO2条件下で30分培養した。培養後、(a)カルシウム測定緩衝液のみ添加、(b)最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを添加、(c)最終濃度1μmol/LのCl−IB−MECAを添加する10分前に最終濃度1μmol/LのヒトA3アデノシン受容体特異的アンタゴニストKF26777を添加、もしくは(d)最終濃度10ng/mLのTNP−BSA(コスモバイオ社製)を添加した。(a)〜(d)それぞれの細胞について、細胞内Ca2+量の指標として、FDSS 6000(浜松ホトニクス社製)を用いて、励起波長480nmによって生じる波長530nmの蛍光を、ブルーダイクロイックミラーに透過させた後、吸光520〜560nMフィルターで1分間測定した。
【0234】
図34に示すように、C57BL/6Jマウス由来BMMCではCl−IB−MECA添加による細胞内Ca2+量の増加が観察されたが、その増加はCl−IB−MECA添加の10分前に最終濃度1μmol/LのヒトA3アデノシン受容体アンタゴニストKF26777を添加した場合においても同様に観察され、アンタゴニストによる抑制は見られなかった。一方、図35に示すように、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCではCl−IB−MECA添加による細胞内Ca2+量の増加が観察され、さらにその増加はCl−IB−MECA添加の10分前に最終濃度1μmol/LのヒトA3アデノシン受容体アンタゴニストKF26777を添加することにより完全に抑制された。したがって、ヒトA3アデノシン受容体特異的アンタゴニストは、BMMCにおいてA3アデノシン受容体を介した細胞内Ca2+の増加を抑制することが確認された。このことは通常のマウスのBMMCでは確認できなかったのに対し、A3アデノシン受容体遺伝子をキメラA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCを用いることにより初めて確認することができた。なお、両BMMCにおいて細胞に結合しているTNP特異的IgEの抗原であるTNP−BSA添加により、細胞内Ca2+量の増加が観察され(図34および35)、抗原によるIgEの架橋を介したマスト細胞の活性化が正常に起きていることを確認した。
【0235】
以上の結果より、従来のマウスでは不可能であったヒトA3アデノシン受容体特異的アンタゴニストの薬理評価が、本発明のA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウスを用いることによって可能であることが明らかとなり、本マウスはヒトA3アデノシン受容体に対する特異的薬物の薬理評価に有用であることが示された。
【0236】
【発明の効果】
本発明により、ヒトA3アデノシン受容体に特異的に作用する物質の薬理評価を行なうことのできる非ヒト哺乳動物が提供される。
【0237】
「配列表フリーテキスト」
配列番号1−ヒトA3アデノシン受容体cDNA増幅用プライマー
配列番号2−ヒトA3アデノシン受容体cDNA増幅用プライマー
配列番号5−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号6−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号7−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号8−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号9−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号10−マウスA3アデノシン受容体遺伝子増幅用プライマー
配列番号12−ploxP−RE−HPRT−hA3R−arm2構築用オリゴDNA
配列番号13−ploxP−RE−HPRT−hA3R−arm2構築用オリゴDNA
配列番号14−A3R−C2構築用オリゴDNA
配列番号15−A3R−C2構築用オリゴDNA
配列番号16−A3R−C3構築用プライマー
配列番号17−A3R−C3構築用プライマー
配列番号18−マウスゲノムDNA増幅用プライマー
配列番号19−マウスゲノムDNA増幅用プライマー
配列番号20−ヒトA3アデノシン受容体cDNA断片増幅用プライマー
配列番号21−ヒトA3アデノシン受容体cDNA断片増幅用プライマー
配列番号22−SV40のポリアデニル化シグナルを含むDNA断片増幅用プライマー
配列番号23−SV40のポリアデニル化シグナルを含むDNA断片増幅用プライマー
配列番号24−FLAGタグを付加したヒトA3アデノシン受容体をコードするDNA増幅用プライマー
配列番号25−FLAGタグを付加したヒトA3アデノシン受容体をコードするDNA増幅用プライマー
配列番号27−マウスA3受容体遺伝子5’側プローブ増幅用プライマー
配列番号28−マウスA3受容体遺伝子5’側プローブ増幅用プライマー
配列番号30−マウスA3受容体遺伝子3’側プローブ増幅用プライマー
配列番号31−マウスA3受容体遺伝子3’側プローブ増幅用プライマー
【0238】
【配列表】
【図面の簡単な説明】
【図1】図1は、ヒトA3アデノシン受容体cDNAを含むプラスミドpBS−hA3Rの構築を示す。
【図2】図2は、A3アデノシン受容体遺伝子のエクソン1を含む約9kbpのマウスゲノムDNA配列に存在する、各制限酵素に対する認識配列を示す。
【図3】図3は、A3アデノシン受容体遺伝子のエクソン2を含む約6.5kbpのマウスゲノムDNA配列に存在する、各制限酵素に対する認識配列を示す。
【図4】図4は、本発明で決定したA3アデノシン受容体遺伝子を含む約5.2kbpのマウスゲノムDNA配列、および公知であるA3アデノシン受容体遺伝子を含む約6kbpのマウスゲノムDNA配列の領域を示す。
【図5】図5は、マウスA3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAで置換するためのターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第1工程、プラスミドploxP−HPRT−hA3R−arm2の構築を示す。
【図6】図6は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第2工程、プラスミドploxP−RE−HPRT−hA3R−arm2の構築を示す。
【図7】図7は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第3工程、プラスミドA3R−C1の構築を示す。
【図8】図8は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第4工程、プラスミドA3R−C2の構築を示す。
【図9】図9は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第5工程、プラスミドA3R−C3の構築を示す。
【図10】図10は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第6工程、プラスミドA3R−C4の構築を示す。
【図11】図11は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第7工程、プラスミドploxP−RE−C−HPRT−hA3R−arm2の構築を示す。
【図12】図12は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第8工程、プラスミドA3R−N1の構築を示す。
【図13】図13は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第9工程、プラスミドA3R−N2の構築を示す。
【図14】図14は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第10工程、プラスミドA3R−N3の構築を示す。
【図15】図15は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第11工程、プラスミドA3R−N4の構築を示す。
【図16】図16は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第12工程、プラスミドA3R−N5の構築を示す。
【図17】図17は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第13工程、プラスミドA3R−N6の構築を示す。
【図18】図18は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第14工程、プラスミドploxP−arm1−HPRT−hA3R−arm2の構築を示す。
【図19】図19は、ターゲットベクターploxP−DT−arm1−HPRT−hA3R−arm2の構築(全15工程)の第15工程、プラスミドploxP−DT−arm1−HPRT−hA3R−arm2の構築を示す。
【図20】図20は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第1工程、プラスミドpolyA in pBSの構築を示す。
【図21】図21は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第2工程、プラスミドhA3R in pBSの構築を示す。
【図22】図22は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第3工程、プラスミドhA3R−polyA in pBSの構築を示す。
【図23】図23は、ヒトA3アデノシン受容体の発現ベクターhA3R in pCAGの構築(全4工程)の第3工程、プラスミドhA3R in pCAGの構築を示す。
【図24】図24は、ヒトA3アデノシン受容体を一過的に発現させたマウスミエローマ細胞P3U1の、A3アデノシン受容体に特異的なアゴニストCl−IB−MECAに対する反応性(細胞内Ca2+の上昇量)を測定した結果を示す。横軸は時間(秒)で、矢印の時点でCl−IB−MECAを細胞に添加した。縦軸はエクオリンの発光量で、細胞内Ca2+の上昇量を表す。●はヒトA3アデノシン受容体を発現させたP3U1細胞、△はコントロールのP3U1細胞、□はCl−IB−MECAを添加しなかったコントロールのP3U1細胞の測定結果である。
【図25】図25は、ヒトA3アデノシン受容体を安定発現させたマウスミエローマ細胞株(計4株)のA3アデノシン受容体に特異的なアゴニストCl−IB−MECAに対する反応性(細胞内Ca2+の上昇量)を測定した結果を示す。横軸は時間(秒)で、矢印の時点でCl−IB−MECAを細胞に添加した。縦軸はエクオリンの発光量で、細胞内Ca2+の上昇量を表す。●、▲、黒い四角および◆はヒトA3アデノシン受容体を安定発現させたP3U1細胞、□はコントロールのP3U1細胞の測定結果である。
【図26】図26は、プラスミドpBS−probe5’が含むマウスゲノムDNAのSacI−SmaI断片の位置を模式的に示す。
【図27】図27は、プラスミドpBS−probe3’が含むマウスゲノムDNAのNheI断片の位置を模式的に示す。
【図28】図28は、A3アデノシン受容体遺伝子周辺のマウスゲノム構造および、相同組換えによりマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換された時の同マウスゲノム構造を示す。
【図29】図29は、相同組換えによりマウスA3アデノシン受容体遺伝子がヒトA3アデノシン受容体をコードするDNAに置換された時のマウスゲノム構造および、Creタンパク質によりloxP配列とloxP配列の間に存在する薬剤耐性マーカー(PGKプロモーター及びhprt遺伝子)が除去された時の同マウスゲノム構造を示す。
【図30】図30は、C57BL/6Jマウス、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスおよびホモ接合体マウスのゲノムDNAに対する5’側プローブを使用したサザンハイブリダイゼーションの解析結果を示す。レーン1はC57BL/6Jマウス、レーン2はヘテロ接合体マウス、レーン3はホモ接合体マウスの結果を示す。
【図31】図31は、C57BL/6Jマウス、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したヘテロ接合体マウスおよびホモ接合体マウスのゲノムDNAに対する3’側プローブを使用したサザンハイブリダイゼーションの解析結果を示す。レーン1はC57BL/6Jマウス、レーン2はヘテロ接合体マウス、レーン3はホモ接合体マウスの結果を示す。
【図32】図32は、TNP特異的IgEおよび抗c−kit抗体を用いたC57BL/6Jマウス由来BMMCのFACSによる解析を示す。a)は未染色のBMMC、b)は抗体によって染色したBMMCのFACS解析結果を示す。縦軸はPE標識した抗c−kit抗体により染色された細胞の蛍光強度、横軸はFITC標識したTNP特異的IgEにより染色された細胞の蛍光強度を示す。
【図33】図33は、TNP特異的IgEおよび抗c−kit抗体に対するA3アデノシン受容体をヒトA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCのFACSによる解析を示す。a)は未染色のBMMC、b)は抗体によって染色したBMMCのFACS解析結果を示す。縦軸はPE標識した抗c−kit抗体により染色された細胞の蛍光強度、横軸はFITC標識したTNP特異的IgEにより染色された細胞の蛍光強度を示す。
【図34】図34は、C57BL/6Jマウス由来BMMCの細胞内Ca2+量の変動を示す。a)はカルシウム測定緩衝液のみを添加した結果、b)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを添加した結果、c)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを加える10分前にヒトA3アデノシン受容体アンタゴニストKF26777を添加した結果、d)は最終濃度10ng/mLのTNP−BSAを添加した結果を示す。縦軸はCa2+により励起されるFluo−3の波長530nmの蛍光量を、薬物添加前の値を1.0とした相対値で示す。横軸は薬物添加後の時間を秒で示す。
【図35】図35は、A3アデノシン受容体遺伝子をヒトA3アデノシン受容体をコードするDNAに置換したマウス由来BMMCの細胞内Ca2+量の変動を示す。a)はカルシウム測定緩衝液のみを添加した結果、b)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを添加した結果、c)は最終濃度1μmol/LのA3アデノシン受容体アゴニストCl−IB−MECAを加える10分前にヒトA3アデノシン受容体アンタゴニストKF26777を添加した結果、d)は最終濃度10ng/mLのTNP−BSAを添加した結果を示す。縦軸はCa2+により励起されるFluo−3の波長530nmの蛍光量を、薬物添加前の値を1.0とした相対値で示す。横軸は薬物添加後の時間を秒で示す。
Claims (28)
- ヒトA3アデノシン受容体をコードするDNAをゲノム中に有し、該受容体を発現するトランスジェニック非ヒト哺乳動物。
- 両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されている、請求項1に記載のトランスジェニック非ヒト哺乳動物。
- 非ヒト哺乳動物が、マウス、ラット、モルモット、ハムスター、ウサギ、ネコ、イヌ、ヒツジ、ブタ、ヤギ、ウシおよびサルからなる群から選ばれる非ヒト哺乳動物である、請求項1または2に記載のトランスジェニック非ヒト哺乳動物。
- 以下の(a)〜(d)の工程を含む請求項1に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを非ヒト哺乳動物の受精卵に導入する工程
(c)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(d)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程 - 以下の(a)〜(e)の工程を含む請求項1に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを非ヒト哺乳動物の胚性幹細胞に導入する工程
(c)該胚性幹細胞を非ヒト哺乳動物の受精卵に導入する工程
(d)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAを有するゲノム中に個体を選択する工程 - 以下の(a)〜(e)の工程を含む請求項1に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)該発現ベクターを精子に取り込ませる工程
(c)該精子により非ヒト哺乳動物の未受精卵を受精させる工程
(d)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程 - 以下の(a)〜(f)の工程を含む請求項1に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むレトロウイルスベクターを構築する工程
(b)該レトロウイルスベクターを用いて組換えレトロウイルスを作製する工程
(c)該組換えレトロウイルスを非ヒト哺乳動物の未受精卵に感染させる工程
(d)該未受精卵を体外受精させる工程
(e)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(f)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程 - 以下の(a)〜(h)の工程を含む請求項2に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクターを構築する工程
(b)該ターゲットベクターを非ヒト哺乳動物の胚性幹細胞に導入する工程
(c)ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する胚性幹細胞を選択する工程
(d)選択した胚性幹細胞を受精卵に導入する工程
(e)該受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(f)該非ヒト哺乳動物を飼育し、産まれた仔から、生殖系列キメラを選択する工程
(g)該生殖系列キメラを交配させ、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する個体を選択する工程
(h)(g)で得られた個体同士を交配させ、産まれた仔から、両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されたホモ接合体を選択する工程 - 以下の(a)〜(e)の工程を含む請求項1に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含む発現ベクターを構築する工程
(b)構築した発現ベクターを非ヒト哺乳動物の細胞に導入する工程
(c)(b)で得られた細胞の核を脱核した非ヒト哺乳動物の未受精卵に導入し、発生を開始させる工程
(d)発生を開始した該未受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(e)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAをゲノム中に有する個体を選択する工程 - 以下の(a)〜(g)の工程を含む請求項2に記載のトランスジェニック非ヒト哺乳動物の作製方法。
(a)ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクターを構築する工程
(b)構築したターゲットベクターを非ヒト哺乳動物の細胞に導入する工程
(c)ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する細胞を選択する工程
(d)選択した細胞の核を脱核した非ヒト哺乳動物の未受精卵に導入し、発生を開始させる工程
(e)発生を開始した該未受精卵を偽妊娠雌性非ヒト哺乳動物の卵管あるいは子宮に移植する工程
(f)該非ヒト哺乳動物を飼育し、産まれた仔から、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入された染色体を有する個体を選択する工程
(g)(f)で得られた個体同士を交配させ、産まれた仔から、両方の相同染色体において、ヒトA3アデノシン受容体をコードするDNAが、自己のA3アデノシン受容体をコードする領域と置換して挿入されているホモ接合体を選択する工程 - 請求項1または2に記載のトランスジェニック非ヒト哺乳動物に由来する細胞。
- 細胞が、卵、精子または胚性幹細胞である請求項11に記載の細胞。
- 請求項11または12に記載の細胞に、さらに外来の遺伝子を導入することを特徴とする、トランスジェニック非ヒト哺乳動物の作製方法。
- 請求項13に記載の方法で作製されるトランスジェニック非ヒト哺乳動物。
- 請求項11または12に記載の細胞に、さらに外来の遺伝子を導入して特定の遺伝子を欠損させることを特徴とする、ノックアウト非ヒト哺乳動物の作製方法。
- 請求項15に記載の方法で作製されるノックアウト非ヒト哺乳動物。
- 請求項1または2に記載のトランスジェニック非ヒト哺乳動物と同種他系統の病態モデル動物とを交配させることを特徴とする、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物の作製方法。
- 請求項17に記載の方法により作製される、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物。
- 請求項1または2に記載のトランスジェニック非ヒト哺乳動物に、疾患を誘発させることを特徴とする、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物の作製方法。
- 請求項19に記載の方法により作製される、ヒトA3アデノシン受容体を発現する病態モデル非ヒト哺乳動物。
- 以下の(a)および(b)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)請求項1、2、14、16、18および20のいずれか1項に記載の非ヒト哺乳動物に試験物質を投与して薬理効果を調べる工程
(b)該非ヒト哺乳動物に試験物質を投与しなかった場合の薬理効果と比較し、該試験物質が該非ヒト哺乳動物に与えた薬理効果を調べる工程 - 以下(a)および(b)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)請求項11に記載の細胞に試験物質を投与して薬理効果を調べる工程
(b)該細胞に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該細胞に与えた薬理効果を調べる工程 - 以下の(a)〜(c)の工程を含む、ヒトA3アデノシン受容体に対する試験物質の薬理評価方法。
(a)請求項12に記載の胚性幹細胞を分化誘導し、分化した細胞を取得する工程
(b)(a)で得られた分化した細胞に試験物質を投与して薬理効果を調べる工程
(c)(a)で得られた分化した細胞に試験物質を投与しなかった場合の薬理効果と比較し、試験物質が該細胞に与えた薬理効果を調べる工程 - 試験物質が、ヒトA3アデノシン受容体に対するアゴニストまたはアンタゴニストである、請求項21〜23のいずれか1項に記載の薬理評価方法。
- ヒトA3アデノシン受容体に対するアゴニストが、ヒトA3アデノシン受容体に対するアゴニスト活性が非ヒト哺乳動物のA3アデノシン受容体に対するアゴニスト活性の10倍以上であるヒト選択的なアゴニストである請求項24に記載の薬理評価方法。
- ヒトA3アデノシン受容体に対するアンタゴニストが、ヒトA3アデノシン受容体に対するアンタゴニスト活性が非ヒト哺乳動物のA3アデノシン受容体に対するアンタゴニスト活性の10倍以上であるヒト選択的なアンタゴニストである請求項24に記載の薬理評価方法。
- ヒトA3アデノシン受容体をコードするDNAを含むターゲットベクター。
- 配列番号11に示される塩基配列の1〜637番目の配列の連続する500塩基以上の配列からなるDNAおよび配列番号11に示される塩基配列の3735〜5270番目の配列の連続する500塩基以上の配列からなるDNAを含む請求項27に記載のターゲットベクター。
Priority Applications (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2003208251A JP2004135657A (ja) | 2002-08-21 | 2003-08-21 | ヒトa3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物 |
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2002241025 | 2002-08-21 | ||
| JP2003208251A JP2004135657A (ja) | 2002-08-21 | 2003-08-21 | ヒトa3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2004135657A true JP2004135657A (ja) | 2004-05-13 |
Family
ID=32472560
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2003208251A Pending JP2004135657A (ja) | 2002-08-21 | 2003-08-21 | ヒトa3アデノシン受容体を発現するトランスジェニック非ヒト哺乳動物 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP2004135657A (ja) |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2008522182A (ja) * | 2004-12-02 | 2008-06-26 | キャン−ファイト・バイオファーマ・リミテッド | 炎症用生体マーカー |
| JP2009517458A (ja) * | 2005-11-30 | 2009-04-30 | キャン−ファイト・バイオファーマ・リミテッド | 骨関節炎の治療におけるa3アデノシン受容体アゴニストの使用 |
-
2003
- 2003-08-21 JP JP2003208251A patent/JP2004135657A/ja active Pending
Cited By (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2008522182A (ja) * | 2004-12-02 | 2008-06-26 | キャン−ファイト・バイオファーマ・リミテッド | 炎症用生体マーカー |
| JP4842964B2 (ja) * | 2004-12-02 | 2011-12-21 | キャン−ファイト・バイオファーマ・リミテッド | 炎症用生体マーカー |
| US8541182B2 (en) | 2004-12-02 | 2013-09-24 | Can-Fite Biopharma Ltd. | Biological marker for inflammation |
| JP2009517458A (ja) * | 2005-11-30 | 2009-04-30 | キャン−ファイト・バイオファーマ・リミテッド | 骨関節炎の治療におけるa3アデノシン受容体アゴニストの使用 |
| US10265337B2 (en) | 2005-11-30 | 2019-04-23 | Can-Fite Biopharma Ltd. | Use of A3 adenosine receptor agonist in osteoarthritis treatment |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP6192865B2 (ja) | lincRNA欠失非ヒト動物 | |
| US7745688B2 (en) | Model mouse of Alzheimer's disease expressing FAD APP 716 and use thereof | |
| KR20210005661A (ko) | 변형된 아미노펩티다제 n(anpep) 유전자를 갖는 병원체-내성 동물 | |
| JP7071749B2 (ja) | 分化ポテンシャルを改変した多能性幹細胞の動物の作製への応用 | |
| EP2992759B1 (en) | Atopic dermatitis model animal and use thereof | |
| US8633348B2 (en) | Genetic vasectomy by overexpression of PRML-EGFP fusion protein in spermatids | |
| WO2003081990A2 (en) | Improved method for generating genetically modified animals | |
| JP4851041B2 (ja) | 細胞内のカルシウムイオンの濃度変化をモニターするトランスジェニック非ヒト哺乳動物 | |
| WO2017175745A1 (ja) | 生殖細胞欠損動物を用いる遺伝子改変動物の作製方法 | |
| JP4845073B2 (ja) | 再構築受精卵の作製方法及びそれを用いたトランスジェニック胚の作製方法 | |
| JPWO2001033957A1 (ja) | 細胞内のカルシウムイオンの濃度変化をモニターするトランスジェニック非ヒト哺乳動物 | |
| US10729112B2 (en) | Pig model for diabetes | |
| JP5644026B2 (ja) | Trpv2の部分ペプチド | |
| JP2004135656A (ja) | キメラ7回膜貫通型受容体を発現するトランスジェニック非ヒト哺乳動物 | |
| JP4171256B2 (ja) | パピローマウイルスベクターを用いたRNAi表現型を有する非ヒト哺乳動物の作製方法 | |
| JP2008278763A (ja) | トランスジェニック非ヒト動物 | |
| JP2004242557A (ja) | 筋ジストロフィー症の病態モデル哺乳動物、及びその製造方法 | |
| JP2008271913A (ja) | トランスジェニック非ヒト動物 | |
| JP2008220289A (ja) | 非ヒトトランスジェニック動物 | |
| JPH1033087A (ja) | グルタミン酸トランスポーター遺伝子機能欠損非ヒト動物 | |
| JPWO2008062904A1 (ja) | トランスジーンの安定的発現を可能にする方法 | |
| WO2004006662A1 (ja) | 異種PPARα遺伝子導入疾患モデル動物およびその用途 | |
| JPH10295216A (ja) | ボンベシン様ペプチド受容体遺伝子機能欠損非ヒト動物 | |
| JP2004041211A (ja) | 異種PPARα遺伝子導入疾患モデル動物およびその用途 | |
| JP2019103471A (ja) | 哺乳動物細胞用遺伝子導入ベクター |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20060524 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20090401 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20090729 |