JP2004509094A - 方法および中間体 - Google Patents
方法および中間体 Download PDFInfo
- Publication number
- JP2004509094A JP2004509094A JP2002526755A JP2002526755A JP2004509094A JP 2004509094 A JP2004509094 A JP 2004509094A JP 2002526755 A JP2002526755 A JP 2002526755A JP 2002526755 A JP2002526755 A JP 2002526755A JP 2004509094 A JP2004509094 A JP 2004509094A
- Authority
- JP
- Japan
- Prior art keywords
- formula
- compound
- alkyl
- heterocyclic
- integer
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
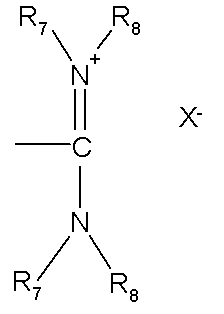
- 0 CC(N(C)*)=[N+]C Chemical compound CC(N(C)*)=[N+]C 0.000 description 1
- CSNMMNNSBJWRQB-BYPYZUCNSA-N C[C@@H](C(O)=O)N(C)C(C)=O Chemical compound C[C@@H](C(O)=O)N(C)C(C)=O CSNMMNNSBJWRQB-BYPYZUCNSA-N 0.000 description 1
- GDFAOVXKHJXLEI-VKHMYHEASA-N C[C@@H](C(O)=O)NC Chemical compound C[C@@H](C(O)=O)NC GDFAOVXKHJXLEI-VKHMYHEASA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D207/00—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom
- C07D207/46—Heterocyclic compounds containing five-membered rings not condensed with other rings, with one nitrogen atom as the only ring hetero atom with hetero atoms directly attached to the ring nitrogen atom
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61K—PREPARATIONS FOR MEDICAL, DENTAL OR TOILETRY PURPOSES
- A61K47/00—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient
- A61K47/50—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates
- A61K47/51—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent
- A61K47/68—Medicinal preparations characterised by the non-active ingredients used, e.g. carriers or inert additives; Targeting or modifying agents chemically bound to the active ingredient the non-active ingredient being chemically bound to the active ingredient, e.g. polymer-drug conjugates the non-active ingredient being a modifying agent the modifying agent being an antibody, an immunoglobulin or a fragment thereof, e.g. an Fc-fragment
- A61K47/6801—Drug-antibody or immunoglobulin conjugates defined by the pharmacologically or therapeutically active agent
- A61K47/6803—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates
- A61K47/68033—Drugs conjugated to an antibody or immunoglobulin, e.g. cisplatin-antibody conjugates the drug being a maytansine
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C319/00—Preparation of thiols, sulfides, hydropolysulfides or polysulfides
- C07C319/22—Preparation of thiols, sulfides, hydropolysulfides or polysulfides of hydropolysulfides or polysulfides
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C319/00—Preparation of thiols, sulfides, hydropolysulfides or polysulfides
- C07C319/22—Preparation of thiols, sulfides, hydropolysulfides or polysulfides of hydropolysulfides or polysulfides
- C07C319/24—Preparation of thiols, sulfides, hydropolysulfides or polysulfides of hydropolysulfides or polysulfides by reactions involving the formation of sulfur-to-sulfur bonds
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Health & Medical Sciences (AREA)
- Life Sciences & Earth Sciences (AREA)
- Pharmacology & Pharmacy (AREA)
- Epidemiology (AREA)
- Medicinal Chemistry (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Immunology (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Pyrrole Compounds (AREA)
Abstract
Description
(発明の分野)
本発明は、N−メチル−L−アラニン誘導体の製造法および新規プロセス中間体に関する。
【0002】
(背景技術)
N−メチル−L−アラニン誘導体をジチオアルカン酸中間体およびN−メチルL−アラニンから調製する方法は、米国特許第5208020号に記載されている。該化合物は細胞毒性メイタンシノイド(maytansinoid)を細胞結合剤、例えば抗体と結合させるために有用である。抗体/メイタンシノイド複合体は腫瘍活性化プロドラッグとして有用である。
例えば、N−メチル−N−(3−メチルジチオ−プロパノイル)−L−アラニンの多段合成法が開示されている。まず、メチルメタンチオスルホネートのエタノール中溶液を3−メルカプトプロパン酸の水中溶液に添加することにより3−メチルジチオプロパン酸を調製した。抽出し、洗浄し、濃縮した後、3−メチルジチオプロパン酸を蒸留により単離した。イソブチルクロロホルメートおよびトリエチルアミンを、THF中3−メチルジチオプロパン酸に添加して、中間体として対応する混合無水物を形成した。その後、N−メチル−L−アラニンとトリエチルアミンの水中混合物を添加した。抽出、濃縮、およびクロマトグラフィー後、34%の収率のN−メチル−N−(3−メチルジチオ−プロパノイル)−L−アラニンを得た。
【0003】
従来技術の方法の主な欠点は、所望の反応生成物から副生成物を除去するために2つのクロマトグラフィー工程が必要であることである。さらに、イソブチルクロロホルメートを反応スキームにおいて用いると、ラセミ化が起こり、このために望ましくないD−エナンチオマーを含む最終生成物が生じる。かくして、当該分野において、中間体がさらに安定であり、その結果、望ましくない副生成物が少なくなる、N−メチル−L−アラニン誘導体を>95%エナンチオマー過剰(ee)の光学純度で調製する改良法が必要とされている。
【0004】
本発明の一の態様は、N−メチル−L−アラニン誘導体の調製法である。
本発明のもう一つの態様は、N−メチル−L−アラニン誘導体の調製に有用な新規中間体である。
本発明のもう一つの態様は、本発明の新規中間体の調製法である。
本発明のさらにもう一つの態様は、N−メチル−L−アラニン誘導体から調製される細胞結合剤/メイタンシノイド複合体または本発明の方法により調製される新規中間体である。
本明細書において記載する特許および特許出願を含むが、これらに限定されないすべての刊行物は、全体を記載しているかのように本発明の一部として参照される。
本明細書および請求の範囲において用いられる「カップリング試薬」なる用語は、採用した反応条件下での加水分解に対して安定であり、N−メチル−L−アラニンと反応させた場合に>95%eeの光学純度で式Iの化合物を産生するメチルジチオプロピオン酸またはその相同体の活性化誘導体を形成できる化合物を意味する。
【0005】
本発明は、式I:
【化33】
【化34】
【化35】
CH3 CH2CH3
| |
Mは直接結合、CH2、−CH−、または−CH−である;
Mが1以上の炭素原子である場合にaが0または1ないし8の整数であるとすると、Mが直接結合である場合にはaは0または1ないし9の整数である;
dは3ないし8の整数である);
ZはHまたはSR2であり、ここにおいて、R2は直鎖アルキル、分岐アルキル、環状アルキル、アリール、置換アリールまたはヘテロサイクリックである]の化合物の調製法を提供する。
【0006】
本発明は、本発明の方法において有用である新規中間体も提供する。
本発明は、本発明の方法により製造される抗体/メイタンシノイド複合体も提供する。
本発明の方法は、式II:
【化36】
のメルカプトアルカン酸の塩および式III:
【化37】
のチオールスルホネートをジスルフィド形成反応において反応させる工程[ここにおいて、水中式IIの化合物の塩を水不混和性極性有機溶媒中の式IIIの化合物に添加して、式IV:
【化38】
の中間体を形成する];および
式IVの化合物をエステル化反応において式V:
【化39】
【化40】
【化41】
R4およびR5は独立して、H、二重結合、直鎖アルキル、分岐アルキル、環状アルキル、アリール、置換アリールまたはヘテロサイクリックである]のカップリング試薬と反応させる工程を含む。
【0007】
もし、R3がHであるならば、反応は、式VI:
【化42】
別法として、R3がウロニウムまたはホスホニウム塩であるならば、反応は塩基、好ましくは、トリエチルアミンまたはジイソプロピルエチルアミンの存在下で行われる。
これらの反応は、式VII:
【化43】
【0008】
式VIIの化合物は、活性化エステルであり、本発明の方法の新規中間体であり、採用された反応条件下での加水分解に対して安定であり、N−メチル−アラニンとラセミ化のないカップリングができる。好ましくは、該化合物は結晶性である。
式VIIの化合物を次いでN−メチル−L−アラニン(式VIII):
【化44】
さらに、本発明は式Iの化合物の調製法であって、式VIIの化合物をN−メチル−L−アラニンと反応させて式Iの化合物を形成することを含む式Iの化合物の調製法ならびに該方法により調製される式Iの化合物を包含する。
【0009】
本発明は、式VII:
【化45】
R4およびR5は独立して、H、二重結合、直鎖アルキル、分岐アルキル、環状アルキル、アリール、置換アリールまたはヘテロサイクリックである;
Lは
【化46】
【化47】
R1はH、メチルまたはエチルである;
CH3 CH2CH3
| |
Mは直接結合、CH2、−CH−、または−CH−である;
Mが1以上の炭素原子である場合にaが0または1ないし8の整数であるとすると、Mが直接結合である場合にはaは0または1ないし9の整数である;
dは3ないし8の整数である);
QはH、直鎖アルキル、分岐アルキル、環状アルキル、単純または置換アリールまたはヘテロサイクリックである]の化合物の調製法であって:
式II:
【化48】
のメルカプトアルカン酸の塩と式III:
QSO2SQ (III)
(式中、Qは前記定義の通りである)
のチオールスルホネートをジスルフィド形成反応において反応させ(ここにおいて、水中式IIの化合物の塩を水混和性極性有機溶媒中式IIIの化合物に添加する)、式IV
【化49】
の中間体を形成する工程;および
式IVの化合物をエステル化反応において式V:
【化50】
【化51】
の置換ウロニウム塩
または式
【化52】
R4およびR5は前記定義の通りである]のカップリング試薬と反応させて式VIIの化合物を形成する工程を含む方法も包含し、
ここに、R3がHである場合、反応は式VI:
【化53】
さらに、R3がウロニウムまたはホスホニウム塩であるならば、反応は塩基の存在下で行われるとする。
【0010】
直鎖アルキルの例としては、メチル、エチル、プロピル、ブチル、ペンチルおよびヘキシルが挙げられる。分岐アルキルの例としては、イソプロピル、イソブチル、sec−ブチル、tert−ブチル、イソペンチルおよび1−エチル−プロピルが挙げられる。環状アルキルの例としては、シクロプロピル、シクロブチル、シクロペンチルおよびシクロヘキシルが挙げられる。
アリールの例としては、フェニルおよびナフチルが挙げられる。置換アリールの例としては、アルキル、ハロゲン(例えば、塩素、臭素およびヨウ素)、ニトロ、アミノ、スルホン酸、カルボン酸、ヒドロキシおよびアルコキシで置換されたアリールが挙げられる。
複素原子は、O、NおよびSから選択される。ヘテロサイクリックの例としては、ピロリル、ピリジル、フリルおよびチオフェンが挙げられる。
式IIの化合物およびその塩は、容易に入手可能な出発物質、例えば、米国特許第5208020号に記載されているものから公知方法により調製できる。
式IIIの化合物、例えば、メチルメタンチオールスルホネートおよびS−フェニルベンゼンチオールスルホネートは化学会社、例えば、Aldrich Chemical Co.(ミルウォーキー、WI)から購入できるか、または公知ジスルフィド酸化法、例えば、Xiaら、Synth. Commun. 27, 1301−1308 (1997)およびPinnickら、J. Org. Chem. 45, 930−932 (1980)に記載されている方法により、容易に入手可能な出発物質から調製できる(ただし、Qは本発明の方法を無効にする部分を含まないとする)。
【0011】
式Vの化合物の例は:
N−ヒドロキシスクシンイミド(Va);
O−(N−スクシンイミジル)−1,1,3,3−ビス(テトラメチレン)ウロニウムテトラフルオロボレートまたはその対応するヘキサフルオロホスフェート(Vb);
O−(N−スクシンイミジル)−1,1,3,3−テトラメチルウロニウムテトラフルオロボレートまたはその対応するヘキサフルオロホスフェート(Vc);
N−ヒドロキシ−5−ノルボルネン−2,3−ジカルボン酸イミド(Vd);
O−(5−ノルボルネン−2,3−ジカルボキシイミド)−1,1,3,3−テトラメチルウロニウムテトラフルオロボレート(Ve);
O−(5−ノルボルネン−2,3−ジカルボキシイミド)−1,1,3,3−テトラメチルウロニウムヘキサフルオロホスフェート誘導体(Vf);
N−ヒドロキシフタルイミド(Vg);
1,1,3,3−テトラメチルウロニウムテトラフルオロボレートN−ヒドロキシフタルイミド(Vh);
1,1,3,3−テトラメチルウロニウムヘキサフルオロホスフェートN−ヒドロキシフタルイミド(Vi);
N,N,N’,N’−ビス(ペンタメチレン)ウロニウムテトラフルオロボレートN−ヒドロキシフタルイミド(Vj);
N,N,N’,N’−ビス(ペンタメチレン)ウロニウムヘキサフルオロホスフェートN−ヒドロキシフタルイミド(Vk);
N,N,N’,N’−ビス(テトラメチレン)ウロニウムテトラフルオロボレートN−ヒドロキシフタルイミド(Vl);
N,N,N’,N’−ビス(テトラメチレン)ウロニウムヘキサフルオロホスフェートN−ヒドロキシフタルイミド(Vm);
N,N,N’,N’−テトラメチルウロニウムテトラフルオロボレート(Vn);
N,N,N’,N’−テトラメチルウロニウムヘキサフルオロホスフェート(Vo);
トリス(ジメチルアミノ)ホスホニウムテトラフルオロボレート(Vp);
トリス(ジメチルアミノ)ホスホニウムヘキサフルオロホスフェート(Vq);
トリピロリジノホスホニウムテトラフルオロボレート(Vr);
トリピロリジノホスホニウムヘキサフルオロホスフェート(Vs);
3−ジメチルイミダゾリジニウムテトラフルオロボレート(Vt);および
1,3−ジメチルイミダゾリジニウムヘキサフルオロホスフェート(Vu)である。
【0012】
式Vの化合物は化学会社、例えば、Fluka Chemical Corp.(ミルウォーキー、WI)から購入できるか、または容易に入手可能な出発物質から公知方法により調製できる。例えば、式Vの化合物は、Knorrら、Tetrahedron Lett. 30, 1927−1930 (1989)の方法により調製できる。
式VIの化合物は、化学会社、例えば、Aldrich Chemical Co.(セントルイス、MO)から購入できるか、または容易に入手可能な出発物質から公知方法により調製できる。
式VIIIの化合物(N−メチル−L−アラニン)はBACHEM Bioscience Inc.(キング・オブ・プロシア、PA)から購入できる。
式IIの化合物を式IVの化合物に変換するための反応は、式IIの化合物の塩の水性溶液を、水混和性極性有機溶媒中式IIIの化合物に、好ましくは−5℃より低い温度範囲で添加することにより行われる。最も好ましくは、式IIの化合物のナトリウム塩の水性溶液を、式IIIの化合物のテトラヒドロフラン中溶液に、約−15℃ないし約−5℃の温度範囲でゆっくりと添加する。特に好ましい温度範囲は、約−10℃ないし約−5℃である。
【0013】
好ましくは、式IVの化合物を式VIIの活性化エステルに変換する反応は、式VのR3がHである場合、カルボジイミドの存在下で、約0℃ないし約20℃、好ましくは約0℃ないし約12℃の温度範囲で、溶媒、例えば塩化メチレン中で行われる。式VのR3がウロニウムまたはホスホニウム塩である場合、反応は塩基、好ましくはトリエチルアミンまたはジイソプロピルエチルアミンの存在下で行われる。
好ましくは、式VIIの化合物を式Iの化合物に変換する反応は、周囲温度で、極性溶媒、例えば、水性エタノール/トリエチルアミン中で行われる。
本発明において用いられる試薬、条件および中間体は、所望の式Iの化合物を高収率で提供し、該方法は工業規模の利用に適当である。さらに、本発明の方法は、米国特許第5208020号に開示されている方法よりも優れた他の利点を有する。特に、本発明の方法は、チオプロピオン酸の対称ジスルフィドまたはその相同体の望ましくない副生成物を形成することなく式IIの化合物を式IVの化合物に変換する。従って、式IVの化合物の単離工程は必要でなく、式IIの化合物を単離できる式VIIの新規中間体に変換するためにワンポットプロセスを用いることができる。別法として、式VIIの中間体を単離せず、式IIの化合物を式Iの化合物に変換するためにワンポットプロセスを用いることができる。
【0014】
さらに、本発明の方法は、式VIIの活性化エステルを提供し、これは結晶性であり、加水分解に対して安定である。従って、N−メチル−L−アラニンの式VIIの化合物との反応により調製される式Iの化合物は実質的に光学的に純粋なL−異性体である。
最も好ましくは、本発明の方法は、N−メチル−N−(3−メチルジチオプロパノイル)−L−アラニンである式Ia:
【化54】
好ましい方法を以下に概略的に示す。
【化55】
本発明の方法は、腫瘍活性化プロドラッグとして有用な細胞結合剤/メイタンサノイド複合体を調製するために用いることができる。式VIIの化合物は、細胞結合剤/メイタンシノイド複合体に変換することができる。さらに、本発明の方法により調製される式Iの化合物は、メイタンサノイド誘導体を含有するN−メチル−L−アラニンを製造するために米国特許第5208020号において記載されているようにして用いられる。これらの誘導体を次いで細胞結合剤、好ましくは抗体と、様々なリンカーにより結合させる。好ましくは、結合はジスルフィド結合である。
細胞結合剤/メイタンシノイド複合体の一例は、次の工程:
(1)メイタンシノールを本発明の方法により調製した式Iの化合物でエステル化して、ジスルフィド含有メイタンシノイドエステルを形成し;
(2)工程(1)により調製したジスルフィド含有メイタンシノイドエステルをチオール含有メイタンシノイドに還元し;
(3)細胞結合剤中にジチオピリジル基を導入し;
(4)工程(2)により製造されたチオール含有メイタンシノイドを工程(3)のジチオピリジル細胞結合剤とジスルフィド結合により結合させる工程を含む方法により調製できる。
【0016】
本発明を次の具体的な、非制限的実施例を参照して記載する。
実施例
N−メチル−N−(3−メチルジチオプロパノイル)−L−アラニン(Ia)の調製
本発明において使用するすべての試薬はまず以下に記載するようにして入手した。
工程1:メチルジチオプロピオン酸(IVa)の調製
オーバーヘッドスターラーおよび温度計を備えた3Lの三口丸底フラスコに、3−メルカプトプロピオン酸(416.6g、3.93モル、1当量、Aldrich Chemical Co., St. Louis, MO)および水(HPLCグレード、1.36L、1.36kg、Burdick & Jackson, Muskegon, MI)を入れた。固体重炭酸ナトリウム(362.5g、4.31モル、1.1当量、Mallinckrodt, Phillipsburg, NJ)を、二酸化炭素の発生による発泡を制御する速度で添加した。添加は吸熱反応で、1時間かかり、温度が20℃から10℃に降下した。オーバーヘッドスター、2L滴下漏斗、温度計、および窒素インレットを備えた12L三口丸底フラスコに、メチルメタンチオールスルホネート(540.0g、441.5mL、4.28モル、1.09当量、Aldrich Chemical Co.)およびテトラヒドロフラン(3.25L、2.89kg、Burdick & Jackson)を入れ、溶液をエチレングリコール/ドライアイス浴で−8℃〜−10℃に冷却し、窒素雰囲気下においた。調製されたメルカプトプロピオン酸ナトリウムの水性溶液を滴下漏斗に移し、反応温度を−5℃以下に維持する速度で反応混合物に添加した。この規模で、添加は2時間かかり、温度範囲は−10〜−5℃であった。撹拌を同じ温度範囲で続け、15分後、HPLC中間制御分析により、3−メルカプトプロピオン酸が消失したことが証明された。40分間撹拌後、水性塩酸(3N、500mL、EM Science, Gibbstown, NJ)を、pHがColorpHast試験紙により3.0〜3.5(pH0〜6の範囲)を示すまで反応混合物に添加した。反応混合物を6L分液漏斗に移し、10分間分離させ、上部有機相を単離した。水性相を12L反応フラスコに戻し、塩化メチレン(1.6L、2.18kg、J.T. Baker, Phillipsburg, NJ)を添加した。10分間撹拌後、相を6L分液漏斗に移し、底部有機層を分離した。有機相を合し、オーバーヘッドスターラーを備えた12L三口フラスコに移した。硫酸マグネシウム(1.33kg)を添加し、0.5時間撹拌した後、ブフナー漏斗を通して混合物を濾過した。固体残留物を塩化メチレン(1.6L、2.18kg)でリンスした。合した濾液とリンス液のカール・フィッシャー分析により、0.35%の水分であることが判明した。濾液を一夜15℃で貯蔵した。濾液の中間HPLC不純物特性から、97%(面積)メチルジチオプロピオン酸であることが判明し、3−メルカプトプロピオン酸の対称ジスルフィドは存在しなかった。
【0017】
工程2: スクシンイミジル−3−メチルジチオプロピオネート(VIIa)の調製
メチルジチオプロピオン酸濾液を22L三口丸底フラスコに移し、氷−塩浴で0℃に冷却した。1−[3−(ジメチルアミノ)プロピル]−3−エチルカルボジイミド塩酸塩(1.28kg、6.68モル、1.7当量、Aldrich Chemical Co.)
を40分間かけて、パウダー漏斗(powder funnel)をとおして添加し、温度が10℃に上昇するのが観察された。N−ヒドロキシスクシンイミド(525g、4.56モル、1.16当量、Aldrich Chemical Co.)を漏斗から8分かけて添加し、2℃の温度上昇が観察された。1時間、8ないし10℃で撹拌した後、中間HPLC分析により、スクシンイミジル−3−メチルジチオプロピオネートへの転化率は66.7%であり;2時間後、分析により、98.4%の転化率であることが示された。2.5時間後、反応を停止させ、反応混合物を水流吸引圧力下で濃縮した。結果として得られたシロップを清浄な22L三口丸底フラスコに移し、混合物を激しく撹拌しながら水(8.3L、8.3kg、Burdick & Jackson)を添加した。周囲温度で0.5時間撹拌後、ガラス漏斗を用いて形成された白色固体を濾過した。1201gのウェットケーキを水(2.1L、2.1kg、Burdick & Jackson)で洗浄し、94時間、20ないし25℃、約2torrで、GMP真空オーブン中、一定重量まで乾燥させた。乾燥により、927gの生成物スクシンイミジル−3−メチルジチオプロピオネート(94.7%、粗収率)を白色固体として得、HPLC不純物特性は、94.6%(面積)を示し、NMRスペクトルは常用標準と同じであった。
C、H、N分析:計算値:C 38.54;H 4.45;N 5.62;S25.67
測定値: C 38.20;H 4.48;N 5.58;S 25.44
13C NMR(75MHz、CDCl3):δ 169.0、167.1、31.5、31.1、25.6、23.2
【0018】
工程3: N−メチル−N−(3−メチルジチオプロパノイル)−L−アラニン(Ia)の調製
オーバーヘッドスターラー、2L滴下漏斗、温度計および窒素インレットを備えた22L丸底三口フラスコに、スクシンイミジル−3−メチルジチオプロピオネート(920g、3.69モル、1当量)およびエタノール(200プルーフ、11.0L、8.69kg、Aaper, Shelbyville, KY)を入れた。N−メチル−L−アラニン(496.8g、4.82モル、1.3当量、BACHEM Bioscience Corp., King of Prussia, PA)および水(1.1L、1.1kg、Burdick & Jackson)を周囲温度で添加した。結果として得られた白色スラリーを窒素雰囲気下におき、トリエチルアミン(1.0L、0.73kg、7.21モル、1.96当量、Aldrich Chemical Co.)を次に温度が27℃を越えないような速度で添加した。トリエチルアミンのこの規模での添加は4.2時間かかった。トリエチルアミン添加の1.75時間後のHPLC中間制御分析は、80.8%のN−メチル−N−(3−メチルジチオプロパノイル)−L−アラニンの転化率であることを示した。添加の3時間後のその後の分析は、96.1%の転化率を示し、4.25時間後は99%の転化率であった。膜ポンプを用いて35ないし40℃で反応混合物を16時間濃縮した。濃縮物のHPLC中間制御分析は、生成物のエチルエステルであると推定される後から流出するピークを示した。酢酸エチル(7.0L、6.3kg、J.T.Baker)を添加し、混合物を氷浴で15℃に冷却した。水(3.0L、3.0kg、Burdick & Jackson)を添加し、2℃の発熱が記録された。ColorpHast試験紙で測定されるpHを、水性塩酸(3N、1.4L、EM Science)を用いて6.5から3に調節した。全反応混合物を12L分液漏斗に移し、上部有機相を分離した。水性相を反応フラスコに戻し、酢酸エチルで2回抽出した(2×3.0L、合計5.52kg、J.T. Baker)。合した有機相を水で2回洗浄し(2×2.0L、合計4.0kg、Burdick & Jackson)、オーバーヘッドスターラーおよび温度計を備えた22L三口丸底フラスコに移した。溶液を氷浴で15℃に冷却し、硫酸マグネシウム(1.25kg、Mallinckrodt)を添加し、10℃の発熱が記録された。30分間撹拌後、2Lガラス漏斗を通して混合物を濾過し、残留物を酢酸エチル(1.0L、0.92kg、J.T. Baker)で洗浄した。濾液を真空中、30ないし35℃、水流吸引圧力下で濃縮した。濃縮物をヘキサン(1.0L、0.70kg、J.T. Baker)中スラリー化し、GMP真空オーブン中25℃で26時間一定重量まで乾燥して、白色固体としてN−メチル−N−(3−メチルジチオプロパノイル)−L−アラニン、585.5g(未補正収率66.9%)を得た。生成物のHPLCキラル分析は、99.75%のL−異性体であることを示し、不純物特性は、99.13%のN−メチル−N−(3−メチルジイソプロパノイル)−L−アラニンであることを示した。
C、H、N分析: 計算値: C 40.49;H 6.37;N 5.90;S 26.97
測定値: C 40.60;H 6.20;N 5.73;S 26.81
【0019】
本発明はその精神または基本的特性を逸脱することなく他の特定の形態において具体化することができ、従って、前記明細書よりも添付の請求の範囲が本発明の範囲を示すので、これを参照すべきである。
Claims (12)
- 式I:
Lは
R1はH、メチルまたはエチルである;
CH3 CH2CH3
| |
Mは直接結合、CH2、−CH−、または−CH−である;
Mが1個またはそれ以上の炭素原子である場合にaが0または1ないし8の整数であるとすると、Mが直接結合である場合にはaは0または1ないし9の整数である;
dは3ないし8の整数である)
であり;
ZはHまたはSR2であり、ここにおいて、R2は直鎖アルキル、分岐アルキル、環状アルキル、アリール、置換アリールまたはヘテロサイクリックである]で示される化合物の製法であって:
(1)式II:
のメルカプトアルカン酸の塩を、式III:
QSO2SQ (III)
(式中、QはH、直鎖アルキル、分岐アルキル、環状アルキル、アリール、置換アリールまたはヘテロサイクリックである)
で示されるチオールスルホネートと、水中の式IIの化合物の塩を水不混和性極性有機溶媒中の式IIIの化合物に添加して、式IV:
で示される中間体を形成する、ジスルフィド形成反応において反応させ;
(2)式IVの化合物を、エステル化反応において、式V:
で示される置換ウロニウム塩、
または式:
R4およびR5は、独立して、H、二重結合、直鎖アルキル、分岐アルキル、環状アルキル、アリール、置換アリールまたはヘテロサイクリックである]
で示されるカップリング試薬と反応させる;
ただし、R3がHである場合、該反応は、式VI:
で示されるカルボジイミド試薬の存在下で行われ、
さらに、R3がウロニウムまたはホスホニウム塩であるとすると、該反応は塩基の存在下で行われて、式VII:
で示される化合物を形成させ;および
(3)式VIIの化合物をN−メチル−L−アラニン(式VIII):
- 式IIの化合物が構造式:
式IIIの化合物が構造式:
式IVの化合物が構造式:
式Vの化合物が構造式:
式VIの化合物が構造式:
式VIIの化合物が構造式:
式Iの化合物が構造式:
- 式VIのカルボジイミド試薬が1−[3−(ジメチルアミノ)プロピル]−3−エチルカルボジイミド塩酸塩(EDCI・HCl)またはジメチルアミノプロピルまたは1,3−ジシクロヘキシルカルボジイミド(DCC)であるところの、請求項1記載の方法。
- 式VIのカルボジイミド試薬がEDCI・HClであるところの、請求項3記載の方法。
- 式VII:
Lは
CH3 CH2CH3
| |
Mは直接結合、CH2、−CH−、または−CH−であり;
Mが1個またはそれ以上の炭素原子である場合、aが0または1ないし8の整数であるとすると、Mが直接結合である場合、aは0または1ないし9の整数であり;
dは3ないし8の整数である)
であり;
QはH、直鎖アルキル、分岐アルキル、環状アルキル、単純または置換アリールまたはヘテロサイクリックである]
で示される化合物。 - 構造式:
- 式VII:
Lは
CH3 CH2CH3
| |
Mは直接結合、CH2、−CH−、または−CH−であり;
Mが1個またはそれ以上の炭素原子である場合、aが0または1ないし8の整数であるとすると、Mが直接結合である場合、aは0または1ないし9の整数である;
dは3ないし8の整数である)
であり;
QはH、直鎖アルキル、分岐アルキル、環状アルキル、単純または置換アリールまたはヘテロサイクリックである]
で示される化合物の製法であって、
(1)式II:
で示されるメルカプトアルカン酸の塩を、式III:
で示されるチオールスルホネートと、水中の式IIの化合物の塩を水不混和性極性有機溶媒中の式IIIの化合物に添加して、式IV:
で示される中間体を形成させる、ジスルフィド形成反応において反応させ、および
(2)式IVの化合物を、エステル化反応において、式V:
で示される置換ウロニウム塩、または式:
で示される置換ホスホニウム塩である;
R4およびR5は前記定義の通りである]
で示されるカップリング試薬と反応させる;
ただし、R3がHである場合、該反応は式VI:
で示されるカルボジイミド試薬の存在下で行われ;
さらに、R3がウロニウムまたはホスホニウム塩であるとすると、該反応は塩基の存在下で行われ、式VIIの化合物を形成する)
工程を含む、方法。 - 請求項1において開示した構造を有する式VIIの化合物をN−メチル−L−アラニンと反応させて式Iの化合物を形成することを含む、請求項1において開示する構造を有する式Iの化合物の製造方法。
- 請求項8記載の方法により調製される式Iの化合物。
- 請求項5において開示した構造を有する式VIIの化合物を細胞結合剤/メイタンシノイド複合体に変換することにより調製される細胞結合剤/メイタンシノイド複合体。
- 以下の工程:
(1)請求項1または請求項8記載の方法により調製された式Iの化合物でメイタンシノールをエステル化して、ジスルフィド含有メイタンシノイドエステルを形成する工程;
(2)工程(1)により調製されたジスルフィド含有メイタンシノイドエステルをチオール含有メイタンシノイドに還元する工程;
(3)ジチオピリジル基を細胞結合剤に導入する工程;
(4)工程(2)により製造されたチオール含有メタイノイドを工程(3)のジチオピリジル細胞結合剤とジスルフィド結合により結合させる工程
を含む方法により調製される細胞結合剤/メイタンシノイド複合体。 - 細胞結合剤が抗体である請求項10または11記載の細胞結合剤/メイタンシノイド複合体。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US23178400P | 2000-09-12 | 2000-09-12 | |
| US60/231,784 | 2000-09-12 | ||
| PCT/US2001/028443 WO2002022554A1 (en) | 2000-09-12 | 2001-09-12 | Process and intermediates |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2004509094A true JP2004509094A (ja) | 2004-03-25 |
| JP4886961B2 JP4886961B2 (ja) | 2012-02-29 |
Family
ID=22870636
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2002526755A Expired - Fee Related JP4886961B2 (ja) | 2000-09-12 | 2001-09-12 | 方法および中間体 |
Country Status (11)
| Country | Link |
|---|---|
| US (2) | US6570024B2 (ja) |
| EP (1) | EP1322597B1 (ja) |
| JP (1) | JP4886961B2 (ja) |
| AR (1) | AR030612A1 (ja) |
| AT (1) | ATE555078T1 (ja) |
| AU (1) | AU2001294549A1 (ja) |
| CY (1) | CY1112871T1 (ja) |
| DK (1) | DK1322597T3 (ja) |
| ES (1) | ES2383792T3 (ja) |
| PT (1) | PT1322597E (ja) |
| WO (1) | WO2002022554A1 (ja) |
Families Citing this family (24)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US20100056762A1 (en) | 2001-05-11 | 2010-03-04 | Old Lloyd J | Specific binding proteins and uses thereof |
| US7589180B2 (en) | 2001-05-11 | 2009-09-15 | Abbott Laboratories Inc. | Specific binding proteins and uses thereof |
| US7276497B2 (en) * | 2003-05-20 | 2007-10-02 | Immunogen Inc. | Cytotoxic agents comprising new maytansinoids |
| MXPA06014065A (es) * | 2004-06-01 | 2007-01-31 | Genentech Inc | Conjugados de droga-anticuerpo y metodos. |
| ES2579805T3 (es) | 2004-09-23 | 2016-08-16 | Genentech, Inc. | Anticuerpos y conjugados modificados por ingeniería genética con cisteína |
| PL1819359T3 (pl) * | 2004-12-09 | 2015-08-31 | Janssen Biotech Inc | Immunokoniugaty skierowane przeciw integrynie, metody ich wytwarzania oraz ich zastosowanie |
| EP2126127B1 (en) | 2007-01-25 | 2016-09-28 | Dana-Farber Cancer Institute, Inc. | Use of anti-egfr antibodies in treatment of egfr mutant mediated disease |
| CA2680854C (en) | 2007-03-15 | 2017-02-14 | Ludwig Institute For Cancer Research | Treatment method using egfr antibodies and src inhibitors and related formulations |
| US9283276B2 (en) | 2007-08-14 | 2016-03-15 | Ludwig Institute For Cancer Research Ltd. | Monoclonal antibody 175 targeting the EGF receptor and derivatives and uses thereof |
| PT2437785E (pt) | 2009-06-04 | 2015-04-20 | Novartis Ag | Método de identificação de sítios para conjugação de igg |
| EP2448966B1 (en) | 2009-07-03 | 2018-11-14 | Avipep Pty Ltd | Immuno-conjugates and methods for producing them |
| RU2016105962A (ru) | 2009-12-04 | 2018-11-23 | Дженентек, Инк. | Мультиспецифические антитела, аналоги антител, композиции и способы |
| WO2011075786A1 (en) | 2009-12-23 | 2011-06-30 | Avipep Pty Ltd | Immuno-conjugates and methods for producing them 2 |
| US9173961B2 (en) | 2010-02-10 | 2015-11-03 | Immunogen, Inc. | CD20 antibodies and uses thereof |
| SG185428A1 (en) | 2010-06-08 | 2012-12-28 | Genentech Inc | Cysteine engineered antibodies and conjugates |
| SI3415531T1 (sl) | 2011-05-27 | 2023-12-29 | Glaxo Group Limited | Bcma (cd269/tnfrsf17) - vezni proteini |
| WO2013130093A1 (en) | 2012-03-02 | 2013-09-06 | Genentech, Inc. | Biomarkers for treatment with anti-tubulin chemotherapeutic compounds |
| AU2014262566A1 (en) | 2013-05-08 | 2015-11-12 | Zymeworks Inc. | Bispecific HER2 and HER3 antigen binding constructs |
| JP2016538283A (ja) | 2013-11-13 | 2016-12-08 | ザイムワークス,インコーポレイテッド | Egfr及び/またはher2を標的にする一価抗原結合性構築物及びその使用 |
| TW201625688A (zh) | 2014-09-12 | 2016-07-16 | 建南德克公司 | 經半胱胺酸改造之抗體及接合物 |
| CN113710674B (zh) * | 2019-04-18 | 2024-03-15 | 意迪那有限公司 | 制备含硫醇或二硫化物的美登素酯及其中间体的非对映选择性方法 |
| WO2022248870A1 (en) | 2021-05-28 | 2022-12-01 | Glaxosmithkline Intellectual Property Development Limited | Combination therapies for treating cancer |
| WO2023057893A1 (en) | 2021-10-05 | 2023-04-13 | Glaxosmithkline Intellectual Property Development Limited | Combination therapies for treating cancer |
| WO2024218345A1 (en) | 2023-04-21 | 2024-10-24 | Glaxosmithkline Intellectual Property Development Limited | Cytotoxicity targeting chimeras for antibody-drug conjugates and bispecific antibodies |
Citations (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS61112042A (ja) * | 1985-07-31 | 1986-05-30 | Wakunaga Seiyaku Kk | 架橋試薬として適当な化合物 |
| JPH03161490A (ja) * | 1989-10-25 | 1991-07-11 | Immunogen Inc | メイタンシノイドを含む細胞障害剤及び該細胞障害剤を有効成分とする医薬 |
| JP2000034278A (ja) * | 1998-07-17 | 2000-02-02 | Dainippon Pharmaceut Co Ltd | スルトプリド誘導体及び抗スルトプリド抗体 |
Family Cites Families (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| SE430062B (sv) * | 1977-03-04 | 1983-10-17 | Pharmacia Fine Chemicals Ab | Kopplings- eller tioleringsreagens |
| US5208020A (en) * | 1989-10-25 | 1993-05-04 | Immunogen Inc. | Cytotoxic agents comprising maytansinoids and their therapeutic use |
| US6573074B2 (en) * | 2000-04-12 | 2003-06-03 | Smithkline Beecham Plc | Methods for ansamitocin production |
| US6333410B1 (en) * | 2000-08-18 | 2001-12-25 | Immunogen, Inc. | Process for the preparation and purification of thiol-containing maytansinoids |
| US6441163B1 (en) * | 2001-05-31 | 2002-08-27 | Immunogen, Inc. | Methods for preparation of cytotoxic conjugates of maytansinoids and cell binding agents |
-
2001
- 2001-09-05 AR ARP010104219A patent/AR030612A1/es unknown
- 2001-09-12 AT AT01975197T patent/ATE555078T1/de active
- 2001-09-12 EP EP01975197A patent/EP1322597B1/en not_active Expired - Lifetime
- 2001-09-12 WO PCT/US2001/028443 patent/WO2002022554A1/en not_active Ceased
- 2001-09-12 JP JP2002526755A patent/JP4886961B2/ja not_active Expired - Fee Related
- 2001-09-12 DK DK01975197.3T patent/DK1322597T3/da active
- 2001-09-12 US US10/009,381 patent/US6570024B2/en not_active Expired - Lifetime
- 2001-09-12 AU AU2001294549A patent/AU2001294549A1/en not_active Abandoned
- 2001-09-12 PT PT01975197T patent/PT1322597E/pt unknown
- 2001-09-12 ES ES01975197T patent/ES2383792T3/es not_active Expired - Lifetime
-
2003
- 2003-03-17 US US10/390,252 patent/US6884874B2/en not_active Expired - Lifetime
-
2012
- 2012-06-15 CY CY20121100548T patent/CY1112871T1/el unknown
Patent Citations (3)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS61112042A (ja) * | 1985-07-31 | 1986-05-30 | Wakunaga Seiyaku Kk | 架橋試薬として適当な化合物 |
| JPH03161490A (ja) * | 1989-10-25 | 1991-07-11 | Immunogen Inc | メイタンシノイドを含む細胞障害剤及び該細胞障害剤を有効成分とする医薬 |
| JP2000034278A (ja) * | 1998-07-17 | 2000-02-02 | Dainippon Pharmaceut Co Ltd | スルトプリド誘導体及び抗スルトプリド抗体 |
Also Published As
| Publication number | Publication date |
|---|---|
| EP1322597A4 (en) | 2005-10-19 |
| EP1322597A1 (en) | 2003-07-02 |
| CY1112871T1 (el) | 2016-04-13 |
| AU2001294549A1 (en) | 2002-03-26 |
| ES2383792T3 (es) | 2012-06-26 |
| AR030612A1 (es) | 2003-08-27 |
| US20020156318A1 (en) | 2002-10-24 |
| US20040014980A1 (en) | 2004-01-22 |
| EP1322597B1 (en) | 2012-04-25 |
| WO2002022554A1 (en) | 2002-03-21 |
| DK1322597T3 (da) | 2012-07-02 |
| PT1322597E (pt) | 2012-06-01 |
| JP4886961B2 (ja) | 2012-02-29 |
| US6570024B2 (en) | 2003-05-27 |
| US6884874B2 (en) | 2005-04-26 |
| ATE555078T1 (de) | 2012-05-15 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP4886961B2 (ja) | 方法および中間体 | |
| JP5167130B2 (ja) | キラルアミノ酸を有するメイタンシノールのアシル化方法 | |
| US20060167245A1 (en) | Method for the preparation of maytansinoid esters | |
| Phadnis et al. | Internally stabilized selenocysteine derivatives: syntheses, 77Se NMR and biomimetic studies | |
| KR20240096774A (ko) | 펩타이드 화합물의 제조 방법, 보호기 형성용 시약, 및 치환 벤질 화합물 | |
| Pittelkow et al. | Role of the peri-effect in synthesis and reactivity of highly substituted naphthaldehydes: a novel backbone amide linker for solid-phase synthesis | |
| AU2003228998A1 (en) | Process for preparing maytansinol | |
| JP3565350B2 (ja) | 保護基又はアンカー基及びそれらの使用 | |
| EP3157906B1 (en) | Iminosydnone derivatives for conjugation and release of compounds of interest | |
| US10508081B2 (en) | Intermediates and methods for synthesizing calicheamicin derivatives | |
| US6329542B1 (en) | Preparation of (S)-2-amino-6,6-dimethoxyhexanoic acid methyl ester via novel dioxolanes | |
| WO2006088071A1 (ja) | 抗hcv作用を有する化合物の製造方法およびその中間体 | |
| Ohno et al. | Conversion of 2, 3-dihydropyrrolo [2, 3-b] indoles to 2-(alkylthio)-L-tryptophans | |
| CN113710674B (zh) | 制备含硫醇或二硫化物的美登素酯及其中间体的非对映选择性方法 | |
| KR100249134B1 (ko) | 2-[(2,6-디클로로페닐)아미노]페닐아세톡시아세트산의 새로운제조방법 | |
| FR2952935A1 (fr) | Procede de preparation du n-biotinyl-6-aminocaproate de n succinimidyle | |
| WO2024220035A1 (en) | Thiol-specific silicon-containing biocompatible click reagent: beta-silyl alkynyl carbonyl compounds | |
| Grohs et al. | Synthesis of modular dipeptide mimetics on the basis of diazabicycloalkanes and derivatives thereof with sulphur containing side chains | |
| WO1990002725A1 (fr) | Procede de production de derives de l'acide carboxylique 2-oxo-3-aromatique | |
| US6960567B2 (en) | Method of producing n-[(2S)-sulfanyl-4-(1,5,5-trimethylhydantoinyl)butanoyl]-L-leucyl-L-tert-leucine N-methylamide and intermediate thereof | |
| JP4669933B2 (ja) | スルホン誘導体及びその製造方法 | |
| HK40064660B (zh) | 制备含硫醇或二硫化物的美登素酯及其中间体的非对映选择性方法 | |
| US20040249205A1 (en) | Process for producing hydroxyamino acid derivative | |
| KR100645371B1 (ko) | 두 고리형 테트라하이드로퓨란 화합물과 이의 제조방법 | |
| HK1250718B (zh) | 用於合成加利车霉素衍生物的中间体和方法 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20080805 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20110621 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20110705 |
|
| A601 | Written request for extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A601 Effective date: 20111004 |
|
| A602 | Written permission of extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A602 Effective date: 20111012 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20111104 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20111122 |
|
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20111212 |
|
| FPAY | Renewal fee payment (event date is renewal date of database) |
Free format text: PAYMENT UNTIL: 20141216 Year of fee payment: 3 |
|
| R150 | Certificate of patent or registration of utility model |
Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| R250 | Receipt of annual fees |
Free format text: JAPANESE INTERMEDIATE CODE: R250 |
|
| LAPS | Cancellation because of no payment of annual fees |