JP2008516005A - レトロゾールの改良された調製方法 - Google Patents
レトロゾールの改良された調製方法 Download PDFInfo
- Publication number
- JP2008516005A JP2008516005A JP2008503298A JP2008503298A JP2008516005A JP 2008516005 A JP2008516005 A JP 2008516005A JP 2008503298 A JP2008503298 A JP 2008503298A JP 2008503298 A JP2008503298 A JP 2008503298A JP 2008516005 A JP2008516005 A JP 2008516005A
- Authority
- JP
- Japan
- Prior art keywords
- letrozole
- benzonitrile
- intermediate iii
- methyl
- base
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- HPJKCIUCZWXJDR-UHFFFAOYSA-N letrozole Chemical compound C1=CC(C#N)=CC=C1C(N1N=CN=C1)C1=CC=C(C#N)C=C1 HPJKCIUCZWXJDR-UHFFFAOYSA-N 0.000 title claims abstract description 91
- 229960003881 letrozole Drugs 0.000 title claims abstract description 90
- 238000002360 preparation method Methods 0.000 title abstract description 19
- 238000000034 method Methods 0.000 claims abstract description 82
- JFDZBHWFFUWGJE-UHFFFAOYSA-N benzonitrile Chemical compound N#CC1=CC=CC=C1 JFDZBHWFFUWGJE-UHFFFAOYSA-N 0.000 claims abstract description 63
- 239000012535 impurity Substances 0.000 claims abstract description 23
- NSPMIYGKQJPBQR-UHFFFAOYSA-N 4H-1,2,4-triazole Chemical compound C=1N=CNN=1 NSPMIYGKQJPBQR-UHFFFAOYSA-N 0.000 claims abstract description 21
- 150000003839 salts Chemical class 0.000 claims abstract description 19
- 230000008569 process Effects 0.000 claims abstract description 18
- 125000004970 halomethyl group Chemical group 0.000 claims abstract description 15
- KEEIWFHXOMZEJL-UHFFFAOYSA-N 4-(1h-1,2,4-triazol-5-ylmethyl)benzonitrile Chemical compound C1=CC(C#N)=CC=C1CC1=NC=NN1 KEEIWFHXOMZEJL-UHFFFAOYSA-N 0.000 claims abstract description 10
- 238000005580 one pot reaction Methods 0.000 claims abstract description 9
- ZMXDDKWLCZADIW-UHFFFAOYSA-N N,N-Dimethylformamide Chemical compound CN(C)C=O ZMXDDKWLCZADIW-UHFFFAOYSA-N 0.000 claims description 81
- YXFVVABEGXRONW-UHFFFAOYSA-N Toluene Chemical compound CC1=CC=CC=C1 YXFVVABEGXRONW-UHFFFAOYSA-N 0.000 claims description 81
- XLYOFNOQVPJJNP-UHFFFAOYSA-N water Substances O XLYOFNOQVPJJNP-UHFFFAOYSA-N 0.000 claims description 63
- 239000002585 base Substances 0.000 claims description 56
- 239000000203 mixture Substances 0.000 claims description 54
- CSCPPACGZOOCGX-UHFFFAOYSA-N Acetone Chemical compound CC(C)=O CSCPPACGZOOCGX-UHFFFAOYSA-N 0.000 claims description 38
- 239000002904 solvent Substances 0.000 claims description 34
- WYURNTSHIVDZCO-UHFFFAOYSA-N Tetrahydrofuran Chemical compound C1CCOC1 WYURNTSHIVDZCO-UHFFFAOYSA-N 0.000 claims description 30
- FXHOOIRPVKKKFG-UHFFFAOYSA-N N,N-Dimethylacetamide Chemical compound CN(C)C(C)=O FXHOOIRPVKKKFG-UHFFFAOYSA-N 0.000 claims description 28
- SECXISVLQFMRJM-UHFFFAOYSA-N N-Methylpyrrolidone Chemical compound CN1CCCC1=O SECXISVLQFMRJM-UHFFFAOYSA-N 0.000 claims description 28
- OKTJSMMVPCPJKN-UHFFFAOYSA-N Carbon Chemical compound [C] OKTJSMMVPCPJKN-UHFFFAOYSA-N 0.000 claims description 26
- WRIKHQLVHPKCJU-UHFFFAOYSA-N sodium bis(trimethylsilyl)amide Chemical compound C[Si](C)(C)N([Na])[Si](C)(C)C WRIKHQLVHPKCJU-UHFFFAOYSA-N 0.000 claims description 23
- ZCSHNCUQKCANBX-UHFFFAOYSA-N lithium diisopropylamide Chemical compound [Li+].CC(C)[N-]C(C)C ZCSHNCUQKCANBX-UHFFFAOYSA-N 0.000 claims description 22
- 238000006243 chemical reaction Methods 0.000 claims description 21
- MZRVEZGGRBJDDB-UHFFFAOYSA-N N-Butyllithium Chemical compound [Li]CCCC MZRVEZGGRBJDDB-UHFFFAOYSA-N 0.000 claims description 20
- UMLFTCYAQPPZER-UHFFFAOYSA-N 4-(bromomethyl)benzonitrile Chemical compound BrCC1=CC=C(C#N)C=C1 UMLFTCYAQPPZER-UHFFFAOYSA-N 0.000 claims description 18
- AEKVBBNGWBBYLL-UHFFFAOYSA-N 4-fluorobenzonitrile Chemical group FC1=CC=C(C#N)C=C1 AEKVBBNGWBBYLL-UHFFFAOYSA-N 0.000 claims description 16
- 239000012071 phase Substances 0.000 claims description 13
- 150000004703 alkoxides Chemical class 0.000 claims description 10
- CETVQRFGPOGIQJ-UHFFFAOYSA-N lithium;hexane Chemical compound [Li+].CCCCC[CH2-] CETVQRFGPOGIQJ-UHFFFAOYSA-N 0.000 claims description 10
- 239000003638 chemical reducing agent Substances 0.000 claims description 9
- VLKZOEOYAKHREP-UHFFFAOYSA-N n-Hexane Chemical compound CCCCCC VLKZOEOYAKHREP-UHFFFAOYSA-N 0.000 claims description 9
- YLQBMQCUIZJEEH-UHFFFAOYSA-N tetrahydrofuran Natural products C=1C=COC=1 YLQBMQCUIZJEEH-UHFFFAOYSA-N 0.000 claims description 9
- 239000008346 aqueous phase Substances 0.000 claims description 8
- -1 alkaline earth metal salt Chemical class 0.000 claims description 7
- HRZFUMHJMZEROT-UHFFFAOYSA-L sodium disulfite Chemical group [Na+].[Na+].[O-]S(=O)S([O-])(=O)=O HRZFUMHJMZEROT-UHFFFAOYSA-L 0.000 claims description 7
- 229940001584 sodium metabisulfite Drugs 0.000 claims description 7
- 235000010262 sodium metabisulphite Nutrition 0.000 claims description 7
- UHOVQNZJYSORNB-UHFFFAOYSA-N Benzene Chemical compound C1=CC=CC=C1 UHOVQNZJYSORNB-UHFFFAOYSA-N 0.000 claims description 6
- MDUSUFIKBUMDTJ-UHFFFAOYSA-N sodium;1h-1,2,4-triazole Chemical group [Na].C=1N=CNN=1 MDUSUFIKBUMDTJ-UHFFFAOYSA-N 0.000 claims description 6
- 238000004519 manufacturing process Methods 0.000 claims description 5
- 125000002496 methyl group Chemical group [H]C([H])([H])* 0.000 claims description 5
- 239000003960 organic solvent Substances 0.000 claims description 4
- UFPKHYWHURWRKN-UHFFFAOYSA-N [K]C=1N=CNN=1 Chemical compound [K]C=1N=CNN=1 UFPKHYWHURWRKN-UHFFFAOYSA-N 0.000 claims description 3
- 229910052783 alkali metal Inorganic materials 0.000 claims description 3
- 238000002955 isolation Methods 0.000 claims description 3
- SDTMFDGELKWGFT-UHFFFAOYSA-N 2-methylpropan-2-olate Chemical group CC(C)(C)[O-] SDTMFDGELKWGFT-UHFFFAOYSA-N 0.000 claims description 2
- LOQLDQJTSMKBJU-UHFFFAOYSA-N 4-(chloromethyl)benzonitrile Chemical group ClCC1=CC=C(C#N)C=C1 LOQLDQJTSMKBJU-UHFFFAOYSA-N 0.000 claims description 2
- XVCMLNJYQSBFPR-UHFFFAOYSA-N 4-(iodomethyl)benzonitrile Chemical compound ICC1=CC=C(C#N)C=C1 XVCMLNJYQSBFPR-UHFFFAOYSA-N 0.000 claims description 2
- 150000001340 alkali metals Chemical class 0.000 claims description 2
- 229910052784 alkaline earth metal Inorganic materials 0.000 claims description 2
- 150000004945 aromatic hydrocarbons Chemical class 0.000 claims description 2
- 125000004122 cyclic group Chemical group 0.000 claims description 2
- 229920006395 saturated elastomer Polymers 0.000 claims description 2
- 150000003852 triazoles Chemical class 0.000 claims description 2
- 125000001376 1,2,4-triazolyl group Chemical group N1N=C(N=C1)* 0.000 claims 2
- DLFVBJFMPXGRIB-UHFFFAOYSA-N Acetamide Chemical compound CC(N)=O DLFVBJFMPXGRIB-UHFFFAOYSA-N 0.000 claims 2
- HQSCPPCMBMFJJN-UHFFFAOYSA-N 4-bromobenzonitrile Chemical compound BrC1=CC=C(C#N)C=C1 HQSCPPCMBMFJJN-UHFFFAOYSA-N 0.000 claims 1
- GJNGXPDXRVXSEH-UHFFFAOYSA-N 4-chlorobenzonitrile Chemical compound ClC1=CC=C(C#N)C=C1 GJNGXPDXRVXSEH-UHFFFAOYSA-N 0.000 claims 1
- 239000004215 Carbon black (E152) Substances 0.000 claims 1
- 125000000118 dimethyl group Chemical group [H]C([H])([H])* 0.000 claims 1
- 229930195733 hydrocarbon Natural products 0.000 claims 1
- 150000002430 hydrocarbons Chemical class 0.000 claims 1
- 239000003880 polar aprotic solvent Substances 0.000 claims 1
- 230000015572 biosynthetic process Effects 0.000 abstract description 16
- 238000003786 synthesis reaction Methods 0.000 abstract description 5
- 239000000543 intermediate Substances 0.000 description 78
- 239000000243 solution Substances 0.000 description 28
- 239000000047 product Substances 0.000 description 19
- QTBSBXVTEAMEQO-UHFFFAOYSA-N Acetic acid Chemical compound CC(O)=O QTBSBXVTEAMEQO-UHFFFAOYSA-N 0.000 description 18
- YMWUJEATGCHHMB-UHFFFAOYSA-N Dichloromethane Chemical compound ClCCl YMWUJEATGCHHMB-UHFFFAOYSA-N 0.000 description 18
- OKKJLVBELUTLKV-UHFFFAOYSA-N Methanol Chemical compound OC OKKJLVBELUTLKV-UHFFFAOYSA-N 0.000 description 18
- 239000000725 suspension Substances 0.000 description 18
- 239000002244 precipitate Substances 0.000 description 16
- 238000004128 high performance liquid chromatography Methods 0.000 description 13
- 239000011541 reaction mixture Substances 0.000 description 13
- 238000000605 extraction Methods 0.000 description 12
- 238000000746 purification Methods 0.000 description 12
- KWYUFKZDYYNOTN-UHFFFAOYSA-M Potassium hydroxide Chemical compound [OH-].[K+] KWYUFKZDYYNOTN-UHFFFAOYSA-M 0.000 description 10
- FAPWRFPIFSIZLT-UHFFFAOYSA-M Sodium chloride Chemical compound [Na+].[Cl-] FAPWRFPIFSIZLT-UHFFFAOYSA-M 0.000 description 10
- NLFBCYMMUAKCPC-KQQUZDAGSA-N ethyl (e)-3-[3-amino-2-cyano-1-[(e)-3-ethoxy-3-oxoprop-1-enyl]sulfanyl-3-oxoprop-1-enyl]sulfanylprop-2-enoate Chemical compound CCOC(=O)\C=C\SC(=C(C#N)C(N)=O)S\C=C\C(=O)OCC NLFBCYMMUAKCPC-KQQUZDAGSA-N 0.000 description 10
- 239000011521 glass Substances 0.000 description 10
- 238000003756 stirring Methods 0.000 description 10
- 229940126062 Compound A Drugs 0.000 description 8
- NLDMNSXOCDLTTB-UHFFFAOYSA-N Heterophylliin A Natural products O1C2COC(=O)C3=CC(O)=C(O)C(O)=C3C3=C(O)C(O)=C(O)C=C3C(=O)OC2C(OC(=O)C=2C=C(O)C(O)=C(O)C=2)C(O)C1OC(=O)C1=CC(O)=C(O)C(O)=C1 NLDMNSXOCDLTTB-UHFFFAOYSA-N 0.000 description 8
- 238000002425 crystallisation Methods 0.000 description 7
- 230000008025 crystallization Effects 0.000 description 7
- WEVYAHXRMPXWCK-UHFFFAOYSA-N Acetonitrile Chemical compound CC#N WEVYAHXRMPXWCK-UHFFFAOYSA-N 0.000 description 6
- 238000001556 precipitation Methods 0.000 description 6
- FKLJPTJMIBLJAV-UHFFFAOYSA-N Compound IV Chemical compound O1N=C(C)C=C1CCCCCCCOC1=CC=C(C=2OCCN=2)C=C1 FKLJPTJMIBLJAV-UHFFFAOYSA-N 0.000 description 5
- 239000003610 charcoal Substances 0.000 description 5
- 239000013078 crystal Substances 0.000 description 5
- 239000012074 organic phase Substances 0.000 description 5
- LPNYRYFBWFDTMA-UHFFFAOYSA-N potassium tert-butoxide Chemical compound [K+].CC(C)(C)[O-] LPNYRYFBWFDTMA-UHFFFAOYSA-N 0.000 description 5
- 239000011780 sodium chloride Substances 0.000 description 5
- VEXZGXHMUGYJMC-UHFFFAOYSA-N Hydrochloric acid Chemical compound Cl VEXZGXHMUGYJMC-UHFFFAOYSA-N 0.000 description 4
- NHTMVDHEPJAVLT-UHFFFAOYSA-N Isooctane Chemical compound CC(C)CC(C)(C)C NHTMVDHEPJAVLT-UHFFFAOYSA-N 0.000 description 4
- 230000015556 catabolic process Effects 0.000 description 4
- 238000004440 column chromatography Methods 0.000 description 4
- 238000006731 degradation reaction Methods 0.000 description 4
- JVSWJIKNEAIKJW-UHFFFAOYSA-N dimethyl-hexane Natural products CCCCCC(C)C JVSWJIKNEAIKJW-UHFFFAOYSA-N 0.000 description 4
- 239000000706 filtrate Substances 0.000 description 4
- 239000012299 nitrogen atmosphere Substances 0.000 description 4
- NLKNQRATVPKPDG-UHFFFAOYSA-M potassium iodide Chemical compound [K+].[I-] NLKNQRATVPKPDG-UHFFFAOYSA-M 0.000 description 4
- 239000007858 starting material Substances 0.000 description 4
- VDZOOKBUILJEDG-UHFFFAOYSA-M tetrabutylammonium hydroxide Chemical compound [OH-].CCCC[N+](CCCC)(CCCC)CCCC VDZOOKBUILJEDG-UHFFFAOYSA-M 0.000 description 4
- NSPMIYGKQJPBQR-CVMUNTFWSA-N 1h-1,2,4-triazole Chemical class [13CH]=1[15N]=[13CH][15NH][15N]=1 NSPMIYGKQJPBQR-CVMUNTFWSA-N 0.000 description 3
- HEMHJVSKTPXQMS-UHFFFAOYSA-M Sodium hydroxide Chemical compound [OH-].[Na+] HEMHJVSKTPXQMS-UHFFFAOYSA-M 0.000 description 3
- 150000001875 compounds Chemical class 0.000 description 3
- 238000010790 dilution Methods 0.000 description 3
- 239000012895 dilution Substances 0.000 description 3
- 239000000376 reactant Substances 0.000 description 3
- 238000007086 side reaction Methods 0.000 description 3
- 238000011282 treatment Methods 0.000 description 3
- VCZNNAKNUVJVGX-UHFFFAOYSA-N 4-methylbenzonitrile Chemical compound CC1=CC=C(C#N)C=C1 VCZNNAKNUVJVGX-UHFFFAOYSA-N 0.000 description 2
- HEDRZPFGACZZDS-UHFFFAOYSA-N Chloroform Chemical compound ClC(Cl)Cl HEDRZPFGACZZDS-UHFFFAOYSA-N 0.000 description 2
- IMNFDUFMRHMDMM-UHFFFAOYSA-N N-Heptane Chemical compound CCCCCCC IMNFDUFMRHMDMM-UHFFFAOYSA-N 0.000 description 2
- PMZURENOXWZQFD-UHFFFAOYSA-L Sodium Sulfate Chemical compound [Na+].[Na+].[O-]S([O-])(=O)=O PMZURENOXWZQFD-UHFFFAOYSA-L 0.000 description 2
- NKANXQFJJICGDU-QPLCGJKRSA-N Tamoxifen Chemical compound C=1C=CC=CC=1C(/CC)=C(C=1C=CC(OCCN(C)C)=CC=1)/C1=CC=CC=C1 NKANXQFJJICGDU-QPLCGJKRSA-N 0.000 description 2
- 239000007864 aqueous solution Substances 0.000 description 2
- 239000003886 aromatase inhibitor Substances 0.000 description 2
- 238000009835 boiling Methods 0.000 description 2
- 239000012043 crude product Substances 0.000 description 2
- 238000004042 decolorization Methods 0.000 description 2
- FFUAGWLWBBFQJT-UHFFFAOYSA-N hexamethyldisilazane Chemical compound C[Si](C)(C)N[Si](C)(C)C FFUAGWLWBBFQJT-UHFFFAOYSA-N 0.000 description 2
- 239000003495 polar organic solvent Substances 0.000 description 2
- BWHMMNNQKKPAPP-UHFFFAOYSA-L potassium carbonate Chemical compound [K+].[K+].[O-]C([O-])=O BWHMMNNQKKPAPP-UHFFFAOYSA-L 0.000 description 2
- VBCFDVLVYCYDFZ-UHFFFAOYSA-N potassium;1h-1,2,4-triazole Chemical compound [K].C=1N=CNN=1 VBCFDVLVYCYDFZ-UHFFFAOYSA-N 0.000 description 2
- MFRIHAYPQRLWNB-UHFFFAOYSA-N sodium tert-butoxide Chemical compound [Na+].CC(C)(C)[O-] MFRIHAYPQRLWNB-UHFFFAOYSA-N 0.000 description 2
- 239000012485 toluene extract Substances 0.000 description 2
- AZQWKYJCGOJGHM-UHFFFAOYSA-N 1,4-benzoquinone Chemical compound O=C1C=CC(=O)C=C1 AZQWKYJCGOJGHM-UHFFFAOYSA-N 0.000 description 1
- BCTXUGAAOFIJGX-UHFFFAOYSA-N 4-[(4-cyanophenyl)-(1,2,4-triazol-4-yl)methyl]benzonitrile Chemical compound C1=CC(C#N)=CC=C1C(N1C=NN=C1)C1=CC=C(C#N)C=C1 BCTXUGAAOFIJGX-UHFFFAOYSA-N 0.000 description 1
- 102000014654 Aromatase Human genes 0.000 description 1
- 108010078554 Aromatase Proteins 0.000 description 1
- 229940122815 Aromatase inhibitor Drugs 0.000 description 1
- 206010006187 Breast cancer Diseases 0.000 description 1
- 206010061818 Disease progression Diseases 0.000 description 1
- HQLYWHSJALKYOV-UHFFFAOYSA-N N#Cc1ccc(C[n]2ncnc2)cc1 Chemical compound N#Cc1ccc(C[n]2ncnc2)cc1 HQLYWHSJALKYOV-UHFFFAOYSA-N 0.000 description 1
- FIWILGQIZHDAQG-UHFFFAOYSA-N NC1=C(C(=O)NCC2=CC=C(C=C2)OCC(F)(F)F)C=C(C(=N1)N)N1N=C(N=C1)C1(CC1)C(F)(F)F Chemical compound NC1=C(C(=O)NCC2=CC=C(C=C2)OCC(F)(F)F)C=C(C(=N1)N)N1N=C(N=C1)C1(CC1)C(F)(F)F FIWILGQIZHDAQG-UHFFFAOYSA-N 0.000 description 1
- KEAYESYHFKHZAL-UHFFFAOYSA-N Sodium Chemical compound [Na] KEAYESYHFKHZAL-UHFFFAOYSA-N 0.000 description 1
- 239000007983 Tris buffer Substances 0.000 description 1
- KTFDNOHNODFDNL-UHFFFAOYSA-N [Li]c1nc[nH]n1 Chemical compound [Li]c1nc[nH]n1 KTFDNOHNODFDNL-UHFFFAOYSA-N 0.000 description 1
- 0 [N+]c1ccc(C(c(cc2)ccc2C#N)N2*=C=C*=C2)cc1 Chemical compound [N+]c1ccc(C(c(cc2)ccc2C#N)N2*=C=C*=C2)cc1 0.000 description 1
- KLOLZZVYEZZDGK-UHFFFAOYSA-O [NH3+]c1ccc(C(c(cc2)ccc2C#N)[n]2ncnc2)cc1 Chemical compound [NH3+]c1ccc(C(c(cc2)ccc2C#N)[n]2ncnc2)cc1 KLOLZZVYEZZDGK-UHFFFAOYSA-O 0.000 description 1
- SHIYKHFFMRDJJC-UHFFFAOYSA-L [Na+].[Na+].[O-]O[O-] Chemical compound [Na+].[Na+].[O-]O[O-] SHIYKHFFMRDJJC-UHFFFAOYSA-L 0.000 description 1
- 239000002253 acid Substances 0.000 description 1
- 230000002378 acidificating effect Effects 0.000 description 1
- 230000009471 action Effects 0.000 description 1
- 150000001450 anions Chemical class 0.000 description 1
- 230000001833 anti-estrogenic effect Effects 0.000 description 1
- 229940046844 aromatase inhibitors Drugs 0.000 description 1
- 125000003118 aryl group Chemical group 0.000 description 1
- 150000008359 benzonitriles Chemical class 0.000 description 1
- 239000003795 chemical substances by application Substances 0.000 description 1
- 238000004140 cleaning Methods 0.000 description 1
- 230000002860 competitive effect Effects 0.000 description 1
- 238000009833 condensation Methods 0.000 description 1
- 230000005494 condensation Effects 0.000 description 1
- 238000001816 cooling Methods 0.000 description 1
- 125000000664 diazo group Chemical group [N-]=[N+]=[*] 0.000 description 1
- 230000005750 disease progression Effects 0.000 description 1
- 238000004821 distillation Methods 0.000 description 1
- 229940079593 drug Drugs 0.000 description 1
- 239000003814 drug Substances 0.000 description 1
- 238000001035 drying Methods 0.000 description 1
- 230000000694 effects Effects 0.000 description 1
- 229940011871 estrogen Drugs 0.000 description 1
- 239000000262 estrogen Substances 0.000 description 1
- 239000000328 estrogen antagonist Substances 0.000 description 1
- 238000002474 experimental method Methods 0.000 description 1
- 238000010438 heat treatment Methods 0.000 description 1
- 230000006872 improvement Effects 0.000 description 1
- 239000000463 material Substances 0.000 description 1
- 230000009245 menopause Effects 0.000 description 1
- 229910052751 metal Inorganic materials 0.000 description 1
- 239000002184 metal Substances 0.000 description 1
- 229910000000 metal hydroxide Inorganic materials 0.000 description 1
- 150000004692 metal hydroxides Chemical class 0.000 description 1
- LRPCLTPZMUIPFK-UHFFFAOYSA-N methane;sulfuric acid Chemical compound C.OS(O)(=O)=O LRPCLTPZMUIPFK-UHFFFAOYSA-N 0.000 description 1
- 238000012986 modification Methods 0.000 description 1
- 230000004048 modification Effects 0.000 description 1
- 239000012452 mother liquor Substances 0.000 description 1
- SMMXTJMPESFCOQ-UHFFFAOYSA-N n-[2-(diethylamino)ethyl]-2-hydroxy-5-methylsulfonylbenzamide Chemical compound CCN(CC)CCNC(=O)C1=CC(S(C)(=O)=O)=CC=C1O SMMXTJMPESFCOQ-UHFFFAOYSA-N 0.000 description 1
- SYSQUGFVNFXIIT-UHFFFAOYSA-N n-[4-(1,3-benzoxazol-2-yl)phenyl]-4-nitrobenzenesulfonamide Chemical class C1=CC([N+](=O)[O-])=CC=C1S(=O)(=O)NC1=CC=C(C=2OC3=CC=CC=C3N=2)C=C1 SYSQUGFVNFXIIT-UHFFFAOYSA-N 0.000 description 1
- 230000007935 neutral effect Effects 0.000 description 1
- 229910000027 potassium carbonate Inorganic materials 0.000 description 1
- WRHZVMBBRYBTKZ-UHFFFAOYSA-N pyrrole-2-carboxylic acid Chemical compound OC(=O)C1=CC=CN1 WRHZVMBBRYBTKZ-UHFFFAOYSA-N 0.000 description 1
- 230000035484 reaction time Effects 0.000 description 1
- 238000001953 recrystallisation Methods 0.000 description 1
- 230000009467 reduction Effects 0.000 description 1
- 230000003252 repetitive effect Effects 0.000 description 1
- 229930195734 saturated hydrocarbon Natural products 0.000 description 1
- 238000000926 separation method Methods 0.000 description 1
- ODZPKZBBUMBTMG-UHFFFAOYSA-N sodium amide Chemical compound [NH2-].[Na+] ODZPKZBBUMBTMG-UHFFFAOYSA-N 0.000 description 1
- 239000012312 sodium hydride Substances 0.000 description 1
- 229910000104 sodium hydride Inorganic materials 0.000 description 1
- FVAUCKIRQBBSSJ-UHFFFAOYSA-M sodium iodide Chemical compound [Na+].[I-] FVAUCKIRQBBSSJ-UHFFFAOYSA-M 0.000 description 1
- ZOFJBHYCGASUQK-UHFFFAOYSA-N sodium;trimethylsilylazanide Chemical group [Na+].C[Si](C)(C)[NH-] ZOFJBHYCGASUQK-UHFFFAOYSA-N 0.000 description 1
- 239000000126 substance Substances 0.000 description 1
- 230000009897 systematic effect Effects 0.000 description 1
- 229960001603 tamoxifen Drugs 0.000 description 1
- 238000002560 therapeutic procedure Methods 0.000 description 1
- DHCDFWKWKRSZHF-UHFFFAOYSA-L thiosulfate(2-) Chemical compound [O-]S([S-])(=O)=O DHCDFWKWKRSZHF-UHFFFAOYSA-L 0.000 description 1
- LENZDBCJOHFCAS-UHFFFAOYSA-N tris Chemical compound OCC(N)(CO)CO LENZDBCJOHFCAS-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D231/00—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings
- C07D231/02—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings
- C07D231/10—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members
- C07D231/12—Heterocyclic compounds containing 1,2-diazole or hydrogenated 1,2-diazole rings not condensed with other rings having two or three double bonds between ring members or between ring members and non-ring members with only hydrogen atoms, hydrocarbon or substituted hydrocarbon radicals, directly attached to ring carbon atoms
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P35/00—Antineoplastic agents
-
- A—HUMAN NECESSITIES
- A61—MEDICAL OR VETERINARY SCIENCE; HYGIENE
- A61P—SPECIFIC THERAPEUTIC ACTIVITY OF CHEMICAL COMPOUNDS OR MEDICINAL PREPARATIONS
- A61P43/00—Drugs for specific purposes, not provided for in groups A61P1/00-A61P41/00
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D233/00—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings
- C07D233/54—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having two double bonds between ring members or between ring members and non-ring members
- C07D233/56—Heterocyclic compounds containing 1,3-diazole or hydrogenated 1,3-diazole rings, not condensed with other rings having two double bonds between ring members or between ring members and non-ring members with only hydrogen atoms or radicals containing only hydrogen and carbon atoms, attached to ring carbon atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D249/00—Heterocyclic compounds containing five-membered rings having three nitrogen atoms as the only ring hetero atoms
- C07D249/02—Heterocyclic compounds containing five-membered rings having three nitrogen atoms as the only ring hetero atoms not condensed with other rings
- C07D249/08—1,2,4-Triazoles; Hydrogenated 1,2,4-triazoles
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- General Chemical & Material Sciences (AREA)
- Medicinal Chemistry (AREA)
- Nuclear Medicine, Radiotherapy & Molecular Imaging (AREA)
- Pharmacology & Pharmacy (AREA)
- Life Sciences & Earth Sciences (AREA)
- Animal Behavior & Ethology (AREA)
- General Health & Medical Sciences (AREA)
- Public Health (AREA)
- Veterinary Medicine (AREA)
- Engineering & Computer Science (AREA)
- Bioinformatics & Cheminformatics (AREA)
- Pharmaceuticals Containing Other Organic And Inorganic Compounds (AREA)
- Plural Heterocyclic Compounds (AREA)
Abstract
本発明は、中間段階で4−[1−(1,3,4−トリアゾリル)メチル]ベンゾニトリル不純物の除去を伴わないで、高純度のレトロゾールの高収率の調製方法を提供する。本発明はまた、最初の段階の間、不純物4−[1−(1,3,4−トリアゾリル)メチル]ベンゾニトリルの形成が最少にされる、レトロゾールの合成方法を提供する。この方法においては、4−(ハロメチル)ベンゾニトリルが、1H−1,2,4−トリアゾールの塩と反応され、不純物の形成が低められる。好ましくは、調製は、ワン−ポット方法として行われる。
Description
発明の分野:
本発明は、レトロゾール及びその中間体の改良された調製方法に向けられる。
本発明は、レトロゾール及びその中間体の改良された調製方法に向けられる。
発明の背景:
下記化学構造:
下記化学構造:
で表されるレトロゾール、すなわち4,4’−(1H−1,2,4−トリアゾール−1−イルメチレン)ビスベンゾニトリルは、アロマターゼインヒビターであり、抗エストロゲン療法に続いて、疾病進行の閉経後女性における進行した乳癌の最初の系統的処理のために使用され、そしてタモキシフェンによる5年間の処理を受けた閉経後女性のためにアメリカ合衆国において許容されている。他のアロマターゼインヒビターに関しては、レトロゾールは、エストロゲンの形成における酵素アロマターゼの作用を阻害する。
アメリカ特許第4,978,672号(‘672特許)は、下記式:
で表される4−(ブロモメチル)ベンゾニトリルI−Brと、下記式:
で表される4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリルIII を得、次にカラムクロマトグラフィーにより精製し、そして続いて、下記式:
で表される4−フルオロ−ベンゾアセトニトリルVとの反応により、レトロゾールに転換する、レトロゾールの合成を記載している。
国際出願番号WO2004/076409号(WO‘409)によれば、化合物III は、レトロゾールへの転換の前、‘672特許におけるカラムクロマトグラフィーにより精製される。なぜならば、それは、下記式:
で表される4−[1−(1,3,4−トリアゾール)メチル]ベンゾニトリルIVにより汚染されるからである。WO’409号は、化合物III が約20〜40%の化合物IVにより汚染されることを開示している。WO’409号はさらに、化合物III と化合物Vとの反応が不純物(化合物IV)の除去なしに、行われる場合、その不純物は、USP Official Morographs, 28, 1112-1113(2005)により0.3%に制限される、レトロゾール関連化合物Aとしても知られている、下記式:
で表される4,4′−(1H−1,3,4−トリアゾール−1−イルメチレン)ビスベンゾニトリルVIに転換されることを言及している。化合物III の精製のためのこの必要性は、‘672特許の方法を退屈にし、そして商業的につまらないものにする。
WO’409号は、アミノ置換されたトリアゾールを用いることにより化合物IVの形成を回避する他の方法を記載している。しかしながら、この方法は、危険なジアゾ中間体の形成を包含する、アミノ置換基を除去する追加の段階を必要とする。従って、この方法はまた、商業的規模での使用のために所望されない。
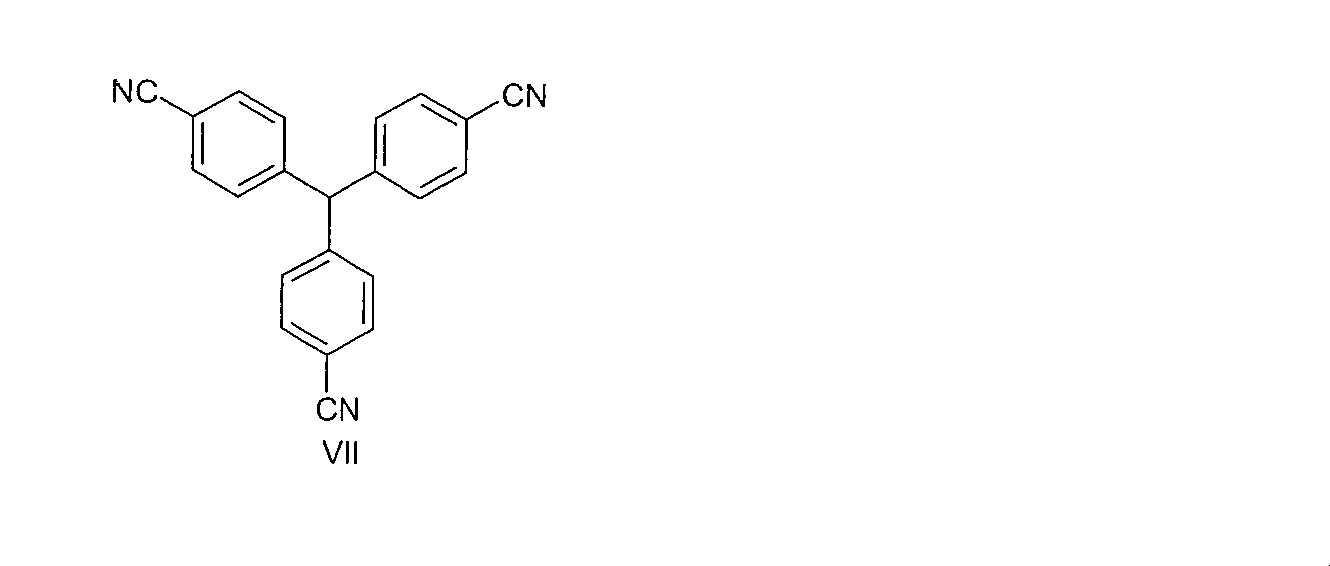
アメリカ特許第5,352,795号は、化合物III と化合物Vとの反応がこの特許に開示される方法に従って行われる場合、競争性副反応が、4−フルオロベンゾニトリルV、4−トリニトリル、レトロゾールの調製のための4−(ブロモメチル)ベンゾニトリル出発材料の不純物、及びナトリウムt−ブトキシド間で生じ、レトロゾールを汚染する有意な量の下記式:
で表される“トリス”不純物VII の形成を導くことを開示する。さらに、その副反応は、4−フルオロベンゾニトリルV反応体の一部を消費し、中間体III による反応体の所望する縮合を完結するために過剰の反応体を必要とする。
アメリカ特許第5,280,035号は、1,2,4−トリアゾールと水素化ナトリウムとのジメチルホルムアミドにおける反応、5℃での4−(ブロモメチル)ベンゾニトリルの続く添加により化合物III を調製するための方法を記載する。所望する純度を得るために、化合物III はカラムクロマトグラフィーにより単離されるべきである。
アメリカ特許第5,280,035号は、1,2,4−トリアゾールと水素化ナトリウムとのジメチルホルムアミドにおける反応、5℃での4−(ブロモメチル)ベンゾニトリルの続く添加により化合物III を調製するための方法を記載する。所望する純度を得るために、化合物III はカラムクロマトグラフィーにより単離されるべきである。
アメリカ特許出願公開番号第2005/0209294号はまた、1,2,4−トリアゾールと4−(ブロモメチル)ベンゾニトリルとのジメチルホルムアミドにおける反応による化合物III の調製方法を記載する。化合物III は、96%以上の選択性を伴って結晶化により単離され、そして従って、高い%の化合物IVを含む。アメリカ特許出願公開番号第2005/0209294号の例Iにおいては、抽出が、ジメチルホルムアミドの蒸留、及びジクロロメタン及び水の添加を伴わないで行われた。有機相を、沈殿の後、割合が96/4になるよう、2種の異性体の不十分な分離を付与する。
従って、それぞれ、中間体III 及びレトロゾールの合成において、不純物、すなわち化合物IV及び化合物VII の形成を最少にするか又は実質的に排除する方法についての必要性が存在する。
発明の要約:
本発明は、下記式:
本発明は、下記式:
で表される4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリル中間体III の調製方法、及び中間体III の調製を通しての下記式:
で表されるレトロゾールの形成方法を提供する。中間体III の調製方法は、4−(ハロメチル)ベンゾニトリルと、1H−1,2,4−トリアゾールの塩、及びジメチルアセトアミド、N−メチル−2−ピロリドン及びそれらの混合物から成る群から選択された溶媒とを一緒にし、それにより中間体III を形成することを含んで成る。
本発明によれば、レトロゾールは、4−[1−(1,2,4−トリアゾール)メチル]ベンゾニトリル(中間体III );4−ハロベンゾニトリル;ジメチルホルムアミド、ジメチルアセトアミド、テトラヒドロフラン、N−メチル−2−ピロリドン及びそれらの混合物から成る群から選択された有機溶媒;並びにナトリウムビス(トリメチルシリル)アミド、ヘキシルリチウム、ブチルリチウム、リチウムジイソプロピルアミド、アルコキシド及びそれらの混合物から成る群から選択された塩基とを一緒にすることを含んで成る方法により調製され得る。
本発明によれば、レトロゾールはまた、4−(ハロメチル)ベンゾニトリルと1H−1,2,4−トリアゾールの塩とを反応させ、4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリル(中間体III )を形成し、得られる中間体III を単離し、前記単離された中間体III と4−ハロベンゾニトリルとを一緒にし、そしてナトリウムビス(トリメチルシリル)アミド、ヘキシルリチウム、ブチルリチウム、リチウムジイソプロピルアミド、アルコキシド及びそれらの混合物から成る群から選択された塩基を添加し、レトロゾールを形成することを含んで成る方法により調製され得る。
本発明によれば、レトロゾールはまた、4−(ハロメチル)ベンゾニトリルと1H−1,2,4−トリアゾールの塩とを反応させ、4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリル(中間体III )を形成し、得られる中間体III と4−ハロベンゾニトリルとを一緒にし、そしてナトリウムビス(トリメチルシリル)アミド、ヘキシルリチウム、ブチルリチウム、リチウムジイソプロピルアミド、アルコキシド及びそれらの混合物から成る群から選択された塩基を添加し、レトロゾールを形成し、ここで前記中間体III が4−ハロベンゾニトリルとのその反応の前、単離されないことを含んで成るワン−ポット方法により調製され得る。
本発明はまた、還元剤の存在下でレトロゾールを活性炭により処理することを含んで成る、レトロゾールの脱色方法を提供する。
本発明はまた、還元剤の存在下でレトロゾールを活性炭により処理することを含んで成る、レトロゾールの脱色方法を提供する。
発明の特定の記載:
本発明は、下記式III :
本発明は、下記式III :
で表されている中間体4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリルIII を通してのレトロゾールの調製方法を提供し、前記中間体は、不純物、例えば下記式IV:
で表される異性体4−[1−(1,3,4−トリアゾリル)メチル]ベンゾニトリルIVの形成を最少にする。
本発明の方法は、それがカラムクロマトグラフィーよりもむしろ、産業的規模の精製工程、例えば結晶化又は抽出により精製され得る十分な純度の生成物を生成するのに使用され得るので、産業規模のために適切である。非常に純粋な形、典型的には99.5%以上の薬剤が一般的に、ヒト処理のために必要とされるので、異性体の形成の制御及び容易な最終精製を兼ね備える方法が特に好都合である。産業規模によれば、少なくとも500gのバッチ、より好ましくは少なくとも約1kgのバッチを生成する工程を意味する。
1つの態様においては、本発明は、4−(ハロメチル)ベンゾニトリルと、1H−1,2,4−トリアゾールの塩、及びジメチルアセトアミド、N−メチル−2−ピロリドン及びそれらの混合物から成る群から選択された溶媒とを一緒にすることによる、下記式:
で表される4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリル(中間体III )の調製方法を提供する。
1H−1,2,4−トリアゾールの塩は、金属塩、例えばアルカリ金属又はアルカリ土類金属の塩、好ましくは1,2,4−トリアゾリルリチウム、1,2,4−トリアゾリルナトリウム又は1,2,4−トリアゾリルカリウム、より好ましくは1,2,4−トリアゾリルナトリウム又は1,2,4−トリアゾリルカリウムであり得る。
有用な4−(ハロメチル)ベンゾニトリルは、4−(クロロメチル)ベンゾニトリル、4−(ブロモメチル)ベンゾニトリル、又は4−(ヨードメチル)ベンゾニトリルを包含し、4−(ブロモメチル)ベンゾニトリルが最も好ましい。
有用な4−(ハロメチル)ベンゾニトリルは、4−(クロロメチル)ベンゾニトリル、4−(ブロモメチル)ベンゾニトリル、又は4−(ヨードメチル)ベンゾニトリルを包含し、4−(ブロモメチル)ベンゾニトリルが最も好ましい。
4−(ハロメチル)ベンゾニトリル及び1H−1,2,4−トリアゾール塩は好ましくは、約1:1〜約1:2、好ましくは約1:1〜約1:1.1のモル比のハロニトリル:トリアゾール塩で使用される。
溶媒は好ましくは、4−(ブロモメチル)ベンゾニトリルの量に基づいて、約10〜約50重量部の量で使用される。反応がジメチルアセトアミドにおいて行われる場合、得られる異性体IV不純物の量は、反応がジメチルホルムアミドにおいて行われる場合に得られる量の半分である。好ましくは溶媒はジメチルアセトアミドである。
溶媒は好ましくは、4−(ブロモメチル)ベンゾニトリルの量に基づいて、約10〜約50重量部の量で使用される。反応がジメチルアセトアミドにおいて行われる場合、得られる異性体IV不純物の量は、反応がジメチルホルムアミドにおいて行われる場合に得られる量の半分である。好ましくは溶媒はジメチルアセトアミドである。
出発材料は、種々の態様で組合され得る。好ましい態様においては、4−(ハロメチル)ベンゾニトリルは、ジメチルアセトアミド及び1H−1,2,4−トリアゾール塩の混合物に少しづつ添加される。前記工程は好ましくは、約30℃以下、より好ましくは約5℃以下、及び最も好ましくは約0℃以下の温度で行われる。特に好ましい温度は、約−20℃〜約0℃である。
上記で言及されるように、この工程は、産業規模のために適切な精製工程が中間体III をさらに精製するために使用され得るような純度を有する中間体III の入手を可能にする。例えば、得られる中間体III はさらに、水性相及び水不混和性相を包含する抽出工程により精製され得る。
水不混和性相は好ましくは、C5〜C12、より好ましくはC6〜C10の線状、枝分れ鎖の、又は環状の飽和及び芳香族炭化水素、例えばトルエン、ベンゼン、へキサンを含む。好ましくは、水不混和性相はトルエンを含む。中間体III の抽出のために適切な水不混和性溶媒は、中間体III よりもわずかにより極性であり、そしてより好ましくは、不混和性溶媒においてよりも水においてより溶解性である、異性不純物IVに関して、選択的溶解性を有すべきである。従って、溶媒は、それらの化合物のために非常に強い溶媒であるべきではない。好ましくは暖められ、そして水の塩化に関連するトルエンが、この抽出のために好ましい溶媒であり、沈殿の後、その比率は98.5/1.5である。
アメリカ特許出願公開番号2005/0209294号に開示される方法の再現は、結晶化が異性体の除去においてまったく無効果であり、そして異性体の低下が、抽出相の間のみ達成される(約10%〜約5%)ことを示した。開示される抽出(ジメチルホルムアミン/ジクロロメタン)の低い選択性のために、わずかな量の生成物が水性相に残存し、その結果、抽出が反復的で且つ消耗的であったとしても、抽出物及び続く結晶中間物は、反応混合物のように、約10%の異性体を含む。対照的に、本発明の方法においては、トルエンは生成物を選択的に溶解し、水性相における不純物を実質的に脱離する。アメリカ特許2005/0209294号はまた、4〜5%の異性体を含む中間体のUSP品質(すなわち、0.3%以下の不純物A)のレトロゾールへのいずれの転換も開示していない。このすべては純粋な中間体を使用するよう企画されている従来技術の方法に従う場合、異性体の低下はこのUSP明細書を満たすには不十分であると思われる。
種々の不純物/中間体III の溶解性を操作するためには、水性相にイオン剤を添加することが可能である。1つの態様においては、水性相は塩化ナトリウムの水溶液を含む。
好ましくは、中間体III は、g中間体III 当たり約15〜約20mlの水不混和性溶媒、例えばトルエン、及びg中間体III 当たり約4〜約6mlの約20〜約27重量%の水(又は塩化ナトリウム溶液)を用いて、少なくとも2度、抽出される。
抽出工程は好ましくは、約20〜約50℃、好ましくは約40〜約45℃の温度で実施される。
好ましくは、中間体III は、g中間体III 当たり約15〜約20mlの水不混和性溶媒、例えばトルエン、及びg中間体III 当たり約4〜約6mlの約20〜約27重量%の水(又は塩化ナトリウム溶液)を用いて、少なくとも2度、抽出される。
抽出工程は好ましくは、約20〜約50℃、好ましくは約40〜約45℃の温度で実施される。
2回のトルエン抽出、続くイソオクタンによる沈殿は、約98.5重量%以上の純度を有する多量の中間体III を単離する。さらに、その揮発性のために、存在するなら、4−トルニトリルは、濃縮の間、トルエンと共に実質的に除去される。従って、精製方法は、約80重量%以上、好ましくは約82重量%以上、より好ましくは約82〜約90重量%及び最も好ましくは約83〜約84重量%の収率を提供し、出発材料Iの量に基づいて、約1.5重量%以下の異性体IV不純物含有率を有する。
本発明の方法は、粗反応混合物において約9重量%以下の異性体IVを有する、好ましくは粗反応混合物において約5重量%以下の異性体IVを有する中間体III をもたらす。好ましくは、中間体III は、抽出及び沈殿の後、約83〜約84重量%の収率で得られ、出発材料Iの量に基づいて、約1.5重量%以下の異性体IVを有する。
中間体III は、所望には、例えばC5〜C12、好ましくはC6〜C10の芳香族又は飽和炭化水素からの結晶化により、結晶形で単離され得る。適切な溶媒の例は、トルエン及びイソオクタンの混合物、ヘキサン、ヘプタン、及びそれらの異性混合物を包含する。残留4−トルニトリルが母液に残存する。
中間体III はさらに、その酸性塩、例えば塩酸塩、臭酸塩又はメタン硫酸塩として精製され、さらに異性体IVの含有率を、好ましくは約0.1重量%以下に低める。しかしながら、この精製は、高レベルの異性体IVを含む中間体III は、U.S.P.必要条件、例えばレトロゾール関連の化合物Aの含有率のためのそれらの必要条件を満たすレトロゾールを形成する、レトロゾールの合成において満足して使用され得るので、商業的には必ずしも必要ではない。
次に、本発明の方法により調製される中間体III は、レトロゾールに転換され得る。この転換は、従来技術の方法、例えばアメリカ特許第4,978,672号に開示される方法により実施され得る。
本発明によれば、中間体III は、4−ハロベンゾニトリル;有機溶媒;及びナトリウムビス(トリメチルシリル)アミド、ヘキシルリチウム、ブチルリチウム、リチウムジイソプロピルアミド、アルコキシド、及びそれらの混合物から成る群から選択された塩基と共に一緒にされ、レトロゾールが形成される。好ましくは、4−(ハロメチル)ベンゾニトリルは、ジメチルアセトアミド中、1H−1,2,4−トリアゾールの塩と反応される。好ましくは、塩基はナトリウム(トリメチルシリル)アミドである。もう1つの態様においては、塩基は、特にDMFと組合して使用される、アルカリ金属アルコキシド、例えばカリウムt−ブトキシドである。
本発明によれば、塩基は好ましくは、高濃度の塩基を回避する割合で添加される。より好ましくは、塩基は、約0.077〜約0.0077モル/分/モル中間体III の割合で添加される。最も好ましくは、塩基は滴加される。塩基が好ましい塩基である、高濃度の塩基を回避する割合での塩基の添加は、従来技術により供給される低い着色のレトロゾールをもたらす。
好ましい態様においては、中間体III は、4−ハロベンゾニトリル及び塩基、例えばナトリウムビス(トリメチルシリル)アミド、ヘキシルリチウム、ブチルリチウム、リチウムジイソプロピルアミド及びそれらの混合物(ナトリウムビス(トリメチルシリル)アミドが好ましい)と反応される。この工程は、中間体III を調製するために使用される2種の溶媒の1つと共に、1つのポットにおいて行われ得る。
1つの態様においては、4−ハロベンゾニトリルは、4−フルオロベンゾニトリルである。
1つの態様においては、4−ハロベンゾニトリルは、4−フルオロベンゾニトリルである。
1つの態様においては、4−ハロベンゾニトリル及び中間体III は、約0.9:1〜約1.1:1、好ましくは約0.95:1〜約1.05:1のモル比で混合される。塩基及び中間体III は、約2:1〜約3:1、好ましくは約2.1:1〜約2.5:1のモル比で使用される。好ましくは、中間体III 及び4−ハロベンゾニトリルは、極性非プロトン性有機溶媒、例えばジメチルホルムアミド、ジメチルアセトアミド、テトラヒドロフラン、N−メチル−2−ピロリドン又はそれらの混合物において反応し、ここで約10〜約50mlの溶媒がg中間体III 当たりに存在する。好ましくは、溶媒はジメチルアセトアミド及びN−メチル−2−ピロリドンである。
塩基と4−ハロベンゾニトリルとの間の反応を低めるか又は排除するために、塩基が、例えば塩基を滴加することにより、高濃度の塩基を回避する割合で添加される。好ましくは、塩基は、約0.077〜約0.0077モル/分/モル中間体III の割合で添加される。塩基と共に使用するための好ましい溶媒は、ジメチルアセトアミド及びN−メチル−2−ピロリドンである。
好ましい態様においては、レトロゾールは、上記のように中間体III を調製し、そして中間体III を単離しないでワン−ポット方法において、滴加される、中間体III と4−ハロベンゾニトリル及び塩基とを直接的に反応させることを含んで成るワン−ポット方法により調製される。4−ハロベンゾニトリル及び中間体III は、約0.9:1〜約1.1:1、好ましくは約0.95:1〜約1.05:1のモル比で混合され、そして中間体III は、4−ハロベンゾニトリルとのその反応の前、単離されない。塩基及び中間体III は、約3:1〜約2:1、好ましくは約2.1:1〜2.5:1のモル比で使用される。
好ましくは、塩基は、ナトリウムビス(トリメチルシリル)アミド、ヘキシルリチウム、ブチルリチウム、リチウムジイソプロピルアミド、アルコキシド及びそれらの混合物から成る群から選択され、そしてより好ましくは、塩基はナトリウムビス(トリメチルシリル)アミドである。塩基がアルコキシド、好ましくはt−ブトキシドである場合、溶媒はジメチルホルムアミドである。塩基が好ましい塩基のナトリウムビス(トリメチルシリル)アミドである場合、溶媒はジメチルアセトアミドである。塩基は好ましくは、塩基を滴加することにより、高濃度の塩基を回避する割合で、好ましくは約0.077〜約0.0077当量の塩基/分/gレトロゾールの割合で添加される。好ましくは、反応はジメチルアセトアミド、ジメチルホルムアミド又はテトラヒドロフランから成る群から選択された溶媒において行われる。
最も好ましくは、塩基は、ヘキサメチルジシラザン及びナトリウムアミドから調製され得るか、又はテトラヒドロフラン中、40%溶液として購入され得るナトリウムビス(トリメチルシリル)アミドである。4−フルオロベンゾニトリルVとナトリウムビス(トリメチルシリル)アミドとの間の反応を回避するために、塩基は好ましくは、シントンの混合物に徐々に添加される(すべての既知方法は最初に、中間体III と4−フルオロベンゾニトリルVとの接触の前、中間体III のアニオンを生成する)。ジメチルアセトアミド、ジメチルホルムアミド又はテトラヒドロフラン中、ほぼ等モル量の中間体III 及び4−フルオロベンゾニトリルVは、単離及び精製の後、約85重量%の収率の純粋なレトロゾールを提供する。理論的過剰の4−フルオロベンゾニトリルVは必要とされないので、塩基とのいずれかの副反応も無視できると思われる。
塩基は、ナトリウムビス(トリメチルシリル)アミド、ヘキシルリチウム、ブチルリチウム、リチウムジイソプロピルアミド、アルコキシド及びそれらの混合物の1つであり、そしてワン−ポット方法において滴加される場合、その得られるレトロゾールは薄い着色のレトロゾールであり、そして従来技術の方法により調製された黄色のレトロゾールよりも有意に薄く着色される。リチウムジイソプロピルアミドを使用する場合、約99.7重量%の純度を有するレトロゾールが、75重量%の収率で得られる。その合成の生成物は、カリウムt−ブトキシドを用いて製造された生成物よりも薄く着色される。生成物が着色される場合、それは典型的には、淡黄色である。
塩基としてナトリウムビス(トリメチルシリル)アミドを用いて生成されるレトロゾールは、従来技術の方法により調製されたレトロゾールよりも、粗生成物の単離後、実質的に薄く着色される。1又は複数の次の追加の任意段階が、レトロゾールをさらに精製するために取られ得る:粗生成物はさらに、例えば水性アセトンからの結晶化により精製され、又は水性ジメチルホルムアミド又は水性ジメチルアセトアミドがレトロゾール関連の化合物A、すなわち下記式:
で表される化合物VIの含有率を低くするために使用され得;そして再結晶化の間、木炭脱色が、好ましくはレトロゾールの分解を回避するために、メタ亜硫酸水素ナトリウムの存在下でもたらされ得る。
活性炭を用いての生成物の脱色は過度の分解を引起し、有意な量のベンゾキノンCp9425の形成をもたらす:
本発明はまた、還元剤の存在下で活性炭によりレトロゾールの脱色化方法も提供する。この方法は、生成物の過度の分解を回避する。
好ましくは、還元剤はメタ亜硫酸水素ナトリウムである。しかしながら、中性又はわずかに酸性の媒体において有用である他の還元剤、例えばチオスルフェートが使用され得る。
好ましくは、還元剤はメタ亜硫酸水素ナトリウムである。しかしながら、中性又はわずかに酸性の媒体において有用である他の還元剤、例えばチオスルフェートが使用され得る。
1つの態様においては、レトロゾールは好ましくは、最初に、gレトロゾール当たり約12〜約18mlの量で、水混和性溶媒、例えばアセトン、DMA及びNMPと共に、及びgレトロゾール当たり約1〜約1.5mlの量で水と共に混合される。次に、その混合物は好ましくは、溶解されるまで、周囲温度で攪拌される。gレトロゾール当たり約0.04〜約0.2g、より好ましくはgレトロゾール当たり約0.045〜約0.055gの還元剤、続いてgレトロゾール当たり約0.04〜約0.2gの活性炭、好ましくはgレトロゾール当たり約0.045〜約0.055gの活性炭の水溶液が、前記溶液と組合される。得られる懸濁液は、周囲温度で、好ましくは約0.2〜約1.0時間、攪拌され、そして木炭が濾過され、そしてgレトロゾール当たり約1〜約4gのアセトン、及びgレトロゾール当たり約0.1〜約0.5gの水の混合物によりすすがれる。透明な濾液が、約45℃〜約55℃に加熱され、そしてgレトロゾール当たり約15〜約30gの水により希釈される。
次に、その混合物は、溶媒が得られるまで、加熱され、そして遅い攪拌下での周囲温度に冷却される。得られる沈殿物を集め、約10℃〜約50℃で水により十分にすすぎ、そして乾燥される。
1つの態様においては、その色は、還元剤、例えばメタ亜硫酸水素ナトリウムを含む、90%水性アセトンにレトロゾールを溶解することにより、続いて、10%活性炭による周囲温度でのその得られる溶液の処理、清浄化、及び水による希釈による沈殿化により、分解を伴わないで、薄められるか又は排除される。
1つの態様においては、その色は、還元剤、例えばメタ亜硫酸水素ナトリウムを含む、90%水性アセトンにレトロゾールを溶解することにより、続いて、10%活性炭による周囲温度でのその得られる溶液の処理、清浄化、及び水による希釈による沈殿化により、分解を伴わないで、薄められるか又は排除される。
本発明のいずれかの方法により調製されるレトロゾールはまた、水及び水混和性溶媒、例えばジメチルホルムアミド、アセトン、メチルピロリドン及び/又はジメチルアセトアミドの混合物からの結晶化により精製され得る。本発明の好ましい方法においては、レトロゾール結晶が、gレトロゾール当たり、約10g〜約15gのアセトン及び約1g〜約1.5gの水の混合物に溶解され、濾過され、そしてgレトロゾール当たり約15〜約30gの水により、沸点で希釈される。得られる懸濁液は、周囲温度で約2〜約20時間、攪拌され、そして懸濁液が集められ、水によりすすがれ、そして真空下で約30〜約90℃で乾燥される。
出発材料として本発明の方法に使用される1H−1,2,4−トリアゾールの塩は、種々の方法により調製され得る。それは、1H−1,2,4−トリアゾールと、金属水酸化物、例えば水酸化カリウム又は水酸化ナトリウムとを、約1.1:1〜約0.9:1、好ましくは約1.05〜約0.95:1、及びより好ましくは約1.01:1〜約0.99:1のモル比で、極性有機溶媒、例えばメタノールにおいて混合し、そしてその混合物を、溶液が形成されるまで、少なくとも約20〜約70℃、好ましくは約40〜約64℃、より好ましくは約60℃に加熱することにより調製され得る。前記溶媒は好ましくは、1H−1,2,4−トリアゾール塩の半結晶性残渣に、真空下で濃縮される。好ましくは、次にジメチルホルムアミドが添加され、そしてその混合物はさらに、濃縮され、極性有機溶媒及び水が除去される。次に、その得られる塩は、上記のように、中間体III を調製するために使用され得る。
一定の好ましい態様に関して本発明を記載して来たが、他の態様も本明細書の考慮から当業者に明らかに成るであろう。本発明はさらに、本発明の組成物の調製及び使用方法を詳細に記載する次の例により定義される。材料及び方法に対する多くの修飾が本発明の範囲内で実施され得ることは、当業者に明らかであろう。下記に示される例は、最終の所望する純度が得られるまで、精製における同じ収率及び改良性を得るために反復され得る、単一の結晶化実験を記載する。
例1:中間体III の調製:
ガラス反応器を、55gの1H−1,2,4−トリアゾール、52.6gの水酸化カリウム及び250gのメタノールにより充填し、そして溶液が形成されるまで、60℃に加熱した。その溶液を、1,2,4−トリアゾールカリウムの半結晶性残渣に真空下で濃縮した。次に、250gのジメチルホルムアミドを添加し、そしてその混合物を濃縮し、メタノール及び水を除去した。次に、その混合物を、1125gのジメチルホルムアミドにより希釈し、そしてその混合物を−10℃の温度に冷却した。混合物の温度を5℃以下に維持しながら、125gの4−(ブロモメチル)ベンゾニトリルを少しずつ添加した。30分後、中間体III 及び異性体IV不純物を90:9の比で含んで成る反応混合物を、真空下で325gの重量の濃縮し、そして次に、188gの塩化ナトリウムを含む水625gにより希釈した。
ガラス反応器を、55gの1H−1,2,4−トリアゾール、52.6gの水酸化カリウム及び250gのメタノールにより充填し、そして溶液が形成されるまで、60℃に加熱した。その溶液を、1,2,4−トリアゾールカリウムの半結晶性残渣に真空下で濃縮した。次に、250gのジメチルホルムアミドを添加し、そしてその混合物を濃縮し、メタノール及び水を除去した。次に、その混合物を、1125gのジメチルホルムアミドにより希釈し、そしてその混合物を−10℃の温度に冷却した。混合物の温度を5℃以下に維持しながら、125gの4−(ブロモメチル)ベンゾニトリルを少しずつ添加した。30分後、中間体III 及び異性体IV不純物を90:9の比で含んで成る反応混合物を、真空下で325gの重量の濃縮し、そして次に、188gの塩化ナトリウムを含む水625gにより希釈した。
塩化ナトリウム溶液の添加の後、1250gのトルエンを添加し、その混合物を40℃で30分間、攪拌し、そして次に層別化した。トルエン相を分類し、そして水性相を、同じ様態で追加の375gのトルエンにより再抽出した。組合されたトルエン抽出物を、60gの無水硫酸ナトリウム上で乾燥し、325gに濃縮し、そして500gのイソオクタンにより希釈した。その懸濁液を周囲温度で1時間、攪拌し、そして中間体III の沈殿物を集め、そしてイソオクタンによりすすいだ。60℃での16時間の乾燥の後、98.6重量%の純度を有する、98gの中間体III 、及び1.3重量%の異性体IV不純物を得た。
例2:中間体III の調製:
ガラス反応器を、46.2gの1H−1,2,4−トリアゾール、44.2gの水酸化カリウム及び250gのメタノールにより充填し、そして溶液が得られるまで、60℃に加熱した。その溶液を、1,2,4−トリアゾールカリウムの半結晶性残渣に真空下で濃縮した。次に、250gのジメチルホルムアミドを添加し、そしてその混合物を濃縮し、メタノール及び水を除去した。次に、その混合物を、1125gのジメチルホルムアミドにより希釈し、そして温度を−10℃に調節した。混合物の温度を5℃以下に維持しながら、125gの4−(ブロモメチル)ベンゾニトリルを少しずつ添加した。
ガラス反応器を、46.2gの1H−1,2,4−トリアゾール、44.2gの水酸化カリウム及び250gのメタノールにより充填し、そして溶液が得られるまで、60℃に加熱した。その溶液を、1,2,4−トリアゾールカリウムの半結晶性残渣に真空下で濃縮した。次に、250gのジメチルホルムアミドを添加し、そしてその混合物を濃縮し、メタノール及び水を除去した。次に、その混合物を、1125gのジメチルホルムアミドにより希釈し、そして温度を−10℃に調節した。混合物の温度を5℃以下に維持しながら、125gの4−(ブロモメチル)ベンゾニトリルを少しずつ添加した。
さらに30分後、中間体III 及び所望しない異性体IVを90.6:9.4の比で含んで成る反応混合物を、真空下で300gの重量の濃縮し、そして次に、188gの塩化ナトリウムを含む水625gにより希釈した。次に、1250gのトルエンを添加し、その混合物を45℃で30分間、攪拌し、そして次に層別化した。トルエン相を分類し、そして水性相を、同じ様態で追加の375gのトルエンにより再抽出した。組合されたトルエン抽出物を、63gの無水硫酸ナトリウム上で乾燥し、そして濃縮し、1.3重量%の所望しない異性体IVを有する、中間体III の油状残渣を得た。
例3:中間体III の調製:
ガラス反応器を、1gの4−(ブロモメチル)ベンゾニトリル及び50gのジメチルアセトアミドにより充填し、そして温度を0℃に調節した。次に、0.57gの1,2,4−トリアゾリルナトリウムを添加し、その混合物を0℃で60分間、攪拌し、そして次に、HPLCを用いて分析した。反応混合物は、中間体III 及び所望しない異性体を、96:4の比で含み、そして残留4−(ブロモメチル)ベンゾニトリルは検出されなかった。
ガラス反応器を、1gの4−(ブロモメチル)ベンゾニトリル及び50gのジメチルアセトアミドにより充填し、そして温度を0℃に調節した。次に、0.57gの1,2,4−トリアゾリルナトリウムを添加し、その混合物を0℃で60分間、攪拌し、そして次に、HPLCを用いて分析した。反応混合物は、中間体III 及び所望しない異性体を、96:4の比で含み、そして残留4−(ブロモメチル)ベンゾニトリルは検出されなかった。
例4:中間体III の調製における選択性:
例3の方法を、種々の溶液及び塩基を用いて反復し、そしてその反応混合物を、HPLCを用いて分析し、中間体III :異性体IV不純物の比を決定した。使用される溶媒は、アセトニトリル(ACN)、クロロホルム(CHCl3)、ジメチルホルムアミド(DMF)、ジクロロメタン(CH2Cl2)、アセトン、CH(OC2H5)2、N−メチル−2−ピロリドン(MP)、ジメチルアセトアミド(DMA)、メタノール、水、トルエン及びそれらの混合物であった。使用される塩基は、ヨウ化ナトリウム(NaI)、カリウムt−ブトキシド(KOtB)、水酸化カリウム(KOH)、炭酸カリウム(K2CO2)、ヨウ化カリウム(KI)、市販のナトリウムトリアゾレート(NAT)、水酸化テトラブチルアンモニウム(TBAI)及びそれらの混合物であり。結果は、下記表1に要約され、ここで希釈単位は、4−(ブロモメチル)ベンゾニトリルの重量に基づいて、重量部の溶媒である。
例3の方法を、種々の溶液及び塩基を用いて反復し、そしてその反応混合物を、HPLCを用いて分析し、中間体III :異性体IV不純物の比を決定した。使用される溶媒は、アセトニトリル(ACN)、クロロホルム(CHCl3)、ジメチルホルムアミド(DMF)、ジクロロメタン(CH2Cl2)、アセトン、CH(OC2H5)2、N−メチル−2−ピロリドン(MP)、ジメチルアセトアミド(DMA)、メタノール、水、トルエン及びそれらの混合物であった。使用される塩基は、ヨウ化ナトリウム(NaI)、カリウムt−ブトキシド(KOtB)、水酸化カリウム(KOH)、炭酸カリウム(K2CO2)、ヨウ化カリウム(KI)、市販のナトリウムトリアゾレート(NAT)、水酸化テトラブチルアンモニウム(TBAI)及びそれらの混合物であり。結果は、下記表1に要約され、ここで希釈単位は、4−(ブロモメチル)ベンゾニトリルの重量に基づいて、重量部の溶媒である。
表1に示されるように、溶媒の選択は、中間体III :異性体IV不純物の得られる比に対して最大の効果を有する。塩基、希釈度及び反応時間/温度の選択はまた、中間体III :異性体IV不純物の比に影響を与えるが、しかしそれは低い程度である。ジメチルアセトアミド溶液は、中間体III に対して最大の選択性、続いてメチルピロリドンが選択性を示した。
例5:新規塩基を用いての中間体III からのレトロゾールの調製:
例2からの中間体III の油状残渣に、63gの4−フルオロベンゾニトリル及び2064gのテトラヒドロフランを添加した。窒素雰囲気下で0〜5℃で、THF中、480gの40%ナトリウムビス(トリメチルシリル)アミド溶液を、2時間にわたって滴加した。添加の完結後、反応混合物を、206gの酢酸、続いて1030gの水の添加により急冷した。攪拌下で15分後、2相反応混合物を層別化し、そして有機相を分離し、そして真空下で約500mlの体積に濃縮した。次に、その溶液を500gのトルエンにより2倍に希釈し、そして約500mlに再び濃縮した。
例2からの中間体III の油状残渣に、63gの4−フルオロベンゾニトリル及び2064gのテトラヒドロフランを添加した。窒素雰囲気下で0〜5℃で、THF中、480gの40%ナトリウムビス(トリメチルシリル)アミド溶液を、2時間にわたって滴加した。添加の完結後、反応混合物を、206gの酢酸、続いて1030gの水の添加により急冷した。攪拌下で15分後、2相反応混合物を層別化し、そして有機相を分離し、そして真空下で約500mlの体積に濃縮した。次に、その溶液を500gのトルエンにより2倍に希釈し、そして約500mlに再び濃縮した。
得られる懸濁液を90分間、10℃に冷却し、そしてレトロゾールの沈殿物を集め、トルエンによりすすぎ、そして乾燥し、128gの生成物を得た。結晶の半分、すなわち64gの結晶を、640gのアセトン及び77gの水混合物に溶解した。77gの水中、2.56gのメタ亜硫酸水素ナトリウムの溶液、続いて6.4gの活性炭を添加した。得られる懸濁液を周囲温度で1時間、攪拌し、そして木炭を濾過し、150gのアセトン及び20gの水の混合物によりすすいだ。透明な濾液を真空下で濃縮し(約200gの蒸留物)、約60℃に加熱し、そして1050gの水により希釈した。その混合物を、ゆっくり攪拌しながら、周囲温度に冷却した。得られる沈殿物を集め、水によりすすぎ、そして真空下で80℃で乾燥し、99.87HPLC面積%のHPLC純度、及び0.13HPLC面積%のレトロゾール関連化合物Aを有する生成物59gを得た。
例6:新規塩基を用いての中間体III からのレトロゾールの調製:
ガラス反応器を、0.1重量%の異性体IV不純物有する、30gの中間体III 、19.7gの4−フルオロベンゾニトリル、及び800gのテトラヒドロフランにより充填した。次に、窒素雰囲気下で0〜2℃で、THF中、160gの40%ナトリウムビス(トリメチルシリル)アミド溶液を、滴加した。添加の完結後、反応混合物を、60gの酢酸、続いて300gの水の添加により急冷した。攪拌下で30分後、反応混合物を層別化し、そして有機相を真空下で約150mlの体積に濃縮し、150gのトルエンにより希釈し、そして約150mlに再び濃縮した。
ガラス反応器を、0.1重量%の異性体IV不純物有する、30gの中間体III 、19.7gの4−フルオロベンゾニトリル、及び800gのテトラヒドロフランにより充填した。次に、窒素雰囲気下で0〜2℃で、THF中、160gの40%ナトリウムビス(トリメチルシリル)アミド溶液を、滴加した。添加の完結後、反応混合物を、60gの酢酸、続いて300gの水の添加により急冷した。攪拌下で30分後、反応混合物を層別化し、そして有機相を真空下で約150mlの体積に濃縮し、150gのトルエンにより希釈し、そして約150mlに再び濃縮した。
その懸濁液を周囲温度に冷却し、そしてレトロゾールの沈殿物を集め、トルエンによりすすぎ、そして乾燥し、41gの生成物を得た。その結晶を、400gのアセトン及び40gの水混合物に溶解し、濾過し、そして750gの水により沸点で希釈した。得られる懸濁液を周囲温度で一晩、攪拌し、そして沈殿物を集め、水によりすすぎ、そして真空下で80℃で乾燥し、生成物37gを得た。
例7:新規塩基を用いての中間体III からのレトロゾールの調製:
ガラス反応器を、30gの中間体III 、19.7gの4−フルオロベンゾニトリル及び300gのジメチルアセトアミドにより充填した。次に、THF中、150gのナトリウムビス(トリメチルシリル)アミド溶液の40重量%の溶液を、−10℃〜−5℃で窒素雰囲気下で50分間にわたって添加した。添加の完結後、反応混合物を、約0℃で60分間、攪拌し、次に180gの水に溶解された60gの酢酸、続く1200gの水の添加により急冷した。その懸濁液を周囲温度で一晩攪拌し、次に約5℃に冷却し、そして沈殿物を集め、水にすすぎ、そして真空下で60℃で乾燥し、99.4HPLC面積%の純度を有する生成物43gを得た。
ガラス反応器を、30gの中間体III 、19.7gの4−フルオロベンゾニトリル及び300gのジメチルアセトアミドにより充填した。次に、THF中、150gのナトリウムビス(トリメチルシリル)アミド溶液の40重量%の溶液を、−10℃〜−5℃で窒素雰囲気下で50分間にわたって添加した。添加の完結後、反応混合物を、約0℃で60分間、攪拌し、次に180gの水に溶解された60gの酢酸、続く1200gの水の添加により急冷した。その懸濁液を周囲温度で一晩攪拌し、次に約5℃に冷却し、そして沈殿物を集め、水にすすぎ、そして真空下で60℃で乾燥し、99.4HPLC面積%の純度を有する生成物43gを得た。
例8:カリウムt−ブトキシドの滴加によるレトロゾールの調製:
ガラス反応器を、10gの中間体III 、7.2gの4−フルオロベンゾニトリル、及び200gのジメチルホルムアミドにより充填した。次に、100gのジメチルホルムアミド中、13.4gのカリウムt−ブトキシドの溶液を、−20℃〜−15℃で窒素雰囲気下で50分間にわたって添加した。添加の完結後、反応混合物を、20gの酢酸、続いて50gの水の添加により急冷し、そして真空下で半結晶性残渣に蒸発した。その反応残渣を、40℃で200gの水と共に粉砕し、そして冷却しないで15分後、懸濁液を集め、水によりすすぎ、そして真空下で60℃で乾燥し、99.5HPLCの面積%の純度を有する14.4gの生成物を得た。
ガラス反応器を、10gの中間体III 、7.2gの4−フルオロベンゾニトリル、及び200gのジメチルホルムアミドにより充填した。次に、100gのジメチルホルムアミド中、13.4gのカリウムt−ブトキシドの溶液を、−20℃〜−15℃で窒素雰囲気下で50分間にわたって添加した。添加の完結後、反応混合物を、20gの酢酸、続いて50gの水の添加により急冷し、そして真空下で半結晶性残渣に蒸発した。その反応残渣を、40℃で200gの水と共に粉砕し、そして冷却しないで15分後、懸濁液を集め、水によりすすぎ、そして真空下で60℃で乾燥し、99.5HPLCの面積%の純度を有する14.4gの生成物を得た。
例9:レトロゾールのワン−ポット調製:
ガラス反応器を、24.3gの1,2,4−トリアゾリルナトリウム及び500gのジメチルホルムアミドにより充填した。−10℃〜0℃の温度で、50gの4−(ブロモメチル)ベンゾニトリル(約6重量%の4−トリニトリルを含む、約94重量%の純度を有する産業品種53.2g)を、少しずつ添加した。0℃での1時間の攪拌の後、30.9gの4−フルオロベンゾニトリルを添加し、そして−5℃〜−10℃の温度を維持しながら、THF中、ナトリウムビス(トリメチルシリル)アミドの40%溶液245gを滴加した。
ガラス反応器を、24.3gの1,2,4−トリアゾリルナトリウム及び500gのジメチルホルムアミドにより充填した。−10℃〜0℃の温度で、50gの4−(ブロモメチル)ベンゾニトリル(約6重量%の4−トリニトリルを含む、約94重量%の純度を有する産業品種53.2g)を、少しずつ添加した。0℃での1時間の攪拌の後、30.9gの4−フルオロベンゾニトリルを添加し、そして−5℃〜−10℃の温度を維持しながら、THF中、ナトリウムビス(トリメチルシリル)アミドの40%溶液245gを滴加した。
添加の完結の後、その反応を、200gの50%酢酸の添加により急冷し、続いて、1500gの水の添加により生成物を沈殿した。得られる懸濁液を攪拌し、そして約15℃に冷却し、そして沈殿物を集め、そして水によりすすいだ。湿潤沈殿物を、350gのジクロロメタンに溶解し、そしてその溶液を250gの水により洗浄した。有機相を分離し、約200mlの体積に濃縮し、250gのトルエンにより希釈し、そして約300mlの体積に濃縮した。得られる懸濁液を周囲温度で1時間、攪拌し、そして沈殿物を集め、トルエンによりすすぎ、そして乾燥し、52gの粗レトロゾール生成物を得た。
例10:レトロゾールのワン−ポット調製:
ガラス反応器を、46gの1,2,4−トリアゾリルナトリウム及び1350gのジメチルホルムアミドにより充填した。−15℃〜−10℃の温度で、90gの4−(ブロモメチル)ベンゾニトリル(約6重量%の4−トリニトリルを含む、約94重量%の純度を有する産業品種95g)を、30分間にわたって添加した。−15℃〜−10℃の温度での1時間の攪拌、及び次に−5℃〜0℃の温度での1時間の攪拌の後、HPLC分析は、18:1の比の中間体III:異性体IVを示した。
ガラス反応器を、46gの1,2,4−トリアゾリルナトリウム及び1350gのジメチルホルムアミドにより充填した。−15℃〜−10℃の温度で、90gの4−(ブロモメチル)ベンゾニトリル(約6重量%の4−トリニトリルを含む、約94重量%の純度を有する産業品種95g)を、30分間にわたって添加した。−15℃〜−10℃の温度での1時間の攪拌、及び次に−5℃〜0℃の温度での1時間の攪拌の後、HPLC分析は、18:1の比の中間体III:異性体IVを示した。
次に、52.8gの4−フルオロベンゾニトリルを添加し、そして−8℃〜0℃の温度を維持しながら、THF中、ナトリウムビス(トリメチルシリル)アミドの40%溶液480gを滴加した。添加の完結の後、その反応を、−2℃〜+2℃の温度で1時間、攪拌し、そして次に反応を、180gの酢酸及び540gの水の混合物の添加により急冷し、続いて、3510gの水の添加により生成物を沈殿した。得られる懸濁液を周囲温度、すなわち15℃〜25℃で一晩、攪拌し、そして沈殿物を集め、そして水によりすすいだ。湿潤沈殿物を、630gのジクロロメタン及び63gのアセトンに溶解し、そしてその溶液を450gの水により洗浄した。
有機相を30℃で分離し、450gのトルエンにより希釈し、すべてのジクロロメタンが除去されるまで、大気圧下で濃縮し、そして次に、真空下で約300gの重量に濃縮した。その懸濁液を、450gのトルエンにより希釈し、そして再び500gの重量に真空下で濃縮した。得られる懸濁液を、10℃〜15℃の温度で1時間、攪拌し、そして沈殿物を集め、トルエンによりすすぎ、そして乾燥し、99.3HPL面積%の純度を有するレトロゾール99gを得た。わずかに検出できる不純物は、0.7HPLC面積%のレトロゾール関連化合物Aであった。レトロゾール生成物の最終精製は、例6に記載されている。
例11:活性炭を用いてのレトロゾールの精製:
ガラス反応器を、0.7HPLC面積%のレトロゾール関連化合物Aを有する、例3からの粗レトロゾール99g、1000gのアセトン及び125gの水により充填した。その混合物を、溶解するまで、周囲温度で攪拌し、次に125gの水中、4gのメタ亜硫酸水素ナトリウムの溶液、続いて5gの活性炭を添加した。その懸濁液を周囲温度で1時間、攪拌し、そして木炭を濾過し、そして200gのアセトン及び50gの水の混合物によりすすいだ。透明な濾液を約55℃に加熱し、そして1950gの水により希釈した。得られる懸濁液を、溶液が再び得られるまで、加熱し、そして次に、遅い攪拌下で周囲温度で一晩、冷却した。得られる沈殿物を集め、50℃で水により十分にすすぎ、そして乾燥し、99.95重量%のHPLC純度を有し、そして0.05重量%のレトロゾール関連化合物Aを含むレトロゾール89gを得た。他の不純物は検出されなかった。
ガラス反応器を、0.7HPLC面積%のレトロゾール関連化合物Aを有する、例3からの粗レトロゾール99g、1000gのアセトン及び125gの水により充填した。その混合物を、溶解するまで、周囲温度で攪拌し、次に125gの水中、4gのメタ亜硫酸水素ナトリウムの溶液、続いて5gの活性炭を添加した。その懸濁液を周囲温度で1時間、攪拌し、そして木炭を濾過し、そして200gのアセトン及び50gの水の混合物によりすすいだ。透明な濾液を約55℃に加熱し、そして1950gの水により希釈した。得られる懸濁液を、溶液が再び得られるまで、加熱し、そして次に、遅い攪拌下で周囲温度で一晩、冷却した。得られる沈殿物を集め、50℃で水により十分にすすぎ、そして乾燥し、99.95重量%のHPLC純度を有し、そして0.05重量%のレトロゾール関連化合物Aを含むレトロゾール89gを得た。他の不純物は検出されなかった。
例12:活性炭を用いてのレトロゾールの精製:
ガラス反応器を、例4からの粗レトロゾール52g、520gのアセトン及び65gの水により充填した。その混合物を、溶解するまで、周囲温度で攪拌し、次に65gの水中、2gのメタ亜硫酸水素ナトリウムの溶液、続いて7.6gの活性炭を添加した。その懸濁液を周囲温度で1時間、攪拌し、そして木炭を濾過し、そして150gのアセトン及び38gの水の混合物によりすすいだ。透明な濾液を約55℃に加熱し、そして1000gの水により希釈した。その混合物を、溶液が得られるまで、加熱し、次に、遅い攪拌下で周囲温度で冷却した。得られる沈殿物を集め、50℃で水により十分にすすぎ、そして乾燥し、99.82重量%のHPLC純度を有し、そして0.18重量%のレトロゾール関連化合物Aを含むレトロゾール41gを得た。
ガラス反応器を、例4からの粗レトロゾール52g、520gのアセトン及び65gの水により充填した。その混合物を、溶解するまで、周囲温度で攪拌し、次に65gの水中、2gのメタ亜硫酸水素ナトリウムの溶液、続いて7.6gの活性炭を添加した。その懸濁液を周囲温度で1時間、攪拌し、そして木炭を濾過し、そして150gのアセトン及び38gの水の混合物によりすすいだ。透明な濾液を約55℃に加熱し、そして1000gの水により希釈した。その混合物を、溶液が得られるまで、加熱し、次に、遅い攪拌下で周囲温度で冷却した。得られる沈殿物を集め、50℃で水により十分にすすぎ、そして乾燥し、99.82重量%のHPLC純度を有し、そして0.18重量%のレトロゾール関連化合物Aを含むレトロゾール41gを得た。
例13:中間体III の塩の精製:
中間体III を、70gの4−(ブロモメチル)ベンゾニトリルを用いて、例1の方法に従って調製した。トルエンによる抽出の後、その溶液を真空下で油状物に濃縮し、400gのアセトンにより希釈し、残留不溶性塩から濾過し、そして80g以上のアセトンによりすすいだ。攪拌下で、37gの32%濃水性塩酸を、前記溶液に添加した。1時間の攪拌の後、得られる沈殿物を濾過し、アセトンにより洗浄し、そして真空下で60℃で、0.2%の化合物III を有する、99.1%のHPLC純度、及び71.4%の収率を有する、56.3gの一定重量の塩酸塩生成物に乾燥した。好ましくは、得られる塩基は、使用の前、その対応する塩基に転換される。
中間体III を、70gの4−(ブロモメチル)ベンゾニトリルを用いて、例1の方法に従って調製した。トルエンによる抽出の後、その溶液を真空下で油状物に濃縮し、400gのアセトンにより希釈し、残留不溶性塩から濾過し、そして80g以上のアセトンによりすすいだ。攪拌下で、37gの32%濃水性塩酸を、前記溶液に添加した。1時間の攪拌の後、得られる沈殿物を濾過し、アセトンにより洗浄し、そして真空下で60℃で、0.2%の化合物III を有する、99.1%のHPLC純度、及び71.4%の収率を有する、56.3gの一定重量の塩酸塩生成物に乾燥した。好ましくは、得られる塩基は、使用の前、その対応する塩基に転換される。
Claims (39)
- 下記式:
- 前記4−(ハロメチル)ベンゾニトリルが、4−(クロロメチル)ベンゾニトリル、4−(ブロモメチル)ベンゾニトリル、又は4−(ヨードメチル)ベンゾニトリルである請求項1記載の方法。
- 前記4−(ハロメチル)ベンゾニトリルが、4−(ブロモメチル)ベンゾニトリルである請求項2記載の方法。
- 前記1H−1,2,4−トリアゾールの塩が、アルカリ金属又はアルカリ土類金属の塩である請求項1〜3のいずれか1項記載の方法。
- 前記1H−1,2,4−トリアゾールの塩が、1,2,4−トリアゾリルナトリウム又は1,2,4−トリアゾリルカリウムである請求項4記載の方法。
- 前記溶媒がジメチルアセトアミドである請求項1〜5のいずれか1項記載の方法。
- 前記溶媒がN−メチル−2−ピロリドンである請求項1〜5のいずれか1項記載の方法。
- 前記中間体III が、約30℃以下の温度で調製される請求項1〜7のいずれか1項記載の方法。
- 前記温度が約−20℃〜約0℃である請求項8記載の方法。
- 二相系において中間体III から不純物を抽出することをさらに含んで成る請求項1〜9のいずれか1項記載の方法。
- 前記二相系において、水性相及び水不混和性相を含んで成り、前記水不混和性相がC5〜C12の線状、枝分れ鎖の、又は環状の飽和及び芳香族炭化水素を含んで成る請求項10記載の方法。
- 前記水不混和性相が、トルエン、ベンゼン及びヘキサンから成る群から選択された少なくとも1つの炭化水素を含んで成る請求11記載の方法。
- 前記水不混和性相がトルエンを含んで成る請求項11記載の方法。
- 下記式:
- 下記式:
- 前記塩基が、ナトリウムビス(トリメチルシリル)アミドである請求項15記載の方法。
- 前記4−ハロベンゾニトリルが、4−フルオロベンゾニトリル、4−クロロベンゾニトリル及び4−ブロモベンゾニトリルから選択される請求項15又は16記載の方法。
- 前記4−ハロベンゾニトリルが4−フルオロベンゾニトリルである請求項17記載の方法。
- 前記反応が、極性非プロトン性溶媒の存在下で行われる請求項15〜18のいずれか1項記載の方法。
- 前記溶媒が、ジメチルホルムアミド、ジメチルアセトアミド、テトラヒドロフラン、N−メチル−2−ピロリドン及びそれらの混合物から成る群から選択される請求項19記載の方法。
- 前記溶媒が、任意にはTHF又はジメチルホルムアミドと混合して、ジメチルアセトアミド及びN−メチル−2−ピロリドンから成る群から選択される請求項20記載の方法。
- 前記塩基が、4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリル(中間体III )及び4−ハロベンゾニトリルの混合物に添加される請求項15〜21のいずれか1項記載の方法。
- 前記塩基が滴加される請求項22記載の方法。
- 前記塩基が、約0.077〜約0.0077モル/分/モル中間体III の割合で添加される請求項23記載の方法。
- レトロゾールの調製方法であって、
(a)請求項1〜11のいずれか1項記載の方法に従って4−[1−(1,2,4−トリアゾリル)メチル]ベンゾニトリル(中間体III )を調製し、そして
(b)中間体III をレトロゾールに転換することを含んで成る方法。 - 請求項12〜21のいずれか1項記載の方法により、前記中間体III をレトロゾールに添加することをさらに含んで成る請求項25記載の方法。
- 前記段階(a)における4−(ハロメチル)ベンゾニトリルが4−(ブロモメチル)ベンゾニトリルであり、そして前記段階(b)における4−ハロベンゾニトリルが4−フルオロベンゾニトリルである請求項25記載の方法。
- 段階(a)及び(b)が、中間体III の単離を伴わないで1つのポットにおいて行われる請求項25〜27のいずれか1項記載の方法。
- 前記レトロゾールを結晶化することをさらに含んで成る請求項15〜28のいずれか1項記載の方法。
- 前記レトロゾールが、水及び水混和性溶媒の混合物から結晶化される請求項29記載の方法。
- 前記水混和性溶媒が、ジメチルホルムアミド、アセトン、メチルピロリドン又はジメチルアセトアミド、及びそれらの混合物から成る群から選択される請求項30記載の方法。
- 還元剤の存在下でレトロゾールを活性炭により脱色することをさらに含んで成る請求項15〜31のいずれか1項記載の方法。
- 還元剤の存在下で活性炭によりレトロゾールを処理することを含んで成る、レトロゾールの脱色方法。
- 前記還元剤がメタ亜硫酸水素ナトリウムである請求項33記載の方法。
- レトロゾールの製造のための方法への請求項1〜11のいずれか1項記載の方法の使用。
- 下記式:
- 下記式:
- 前記得られる中間体III と、4−ハロベンゾニトリルとを、ジメチルアセトアミドの溶媒下で一緒にすることをさらに含んで成り、ここで前記塩基がナトリウムビス(トリメチルシリル)アミドである請求項36記載の方法。
- 前記得られる中間体III と、4−ハロベンゾニトリルとを、ジメチルアセトアミドの溶媒下で一緒にすることをさらに含んで成り、ここで前記塩基がt−ブトキシドである請求項36記載の方法。
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| US69721705P | 2005-07-06 | 2005-07-06 | |
| PCT/US2006/026980 WO2007100346A1 (en) | 2005-07-06 | 2006-07-06 | Improved process for the preparation of letrozole |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2008516005A true JP2008516005A (ja) | 2008-05-15 |
Family
ID=37431706
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2008503298A Pending JP2008516005A (ja) | 2005-07-06 | 2006-07-06 | レトロゾールの改良された調製方法 |
Country Status (8)
| Country | Link |
|---|---|
| US (1) | US7705159B2 (ja) |
| EP (1) | EP1871750A1 (ja) |
| JP (1) | JP2008516005A (ja) |
| KR (1) | KR100917698B1 (ja) |
| CN (1) | CN101253160A (ja) |
| BR (1) | BRPI0605907A2 (ja) |
| CA (1) | CA2608904A1 (ja) |
| WO (1) | WO2007100346A1 (ja) |
Cited By (1)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2013536217A (ja) * | 2010-08-27 | 2013-09-19 | ジェネリクス・[ユーケー]・リミテッド | 純粋な中間体 |
Families Citing this family (17)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| CA2608904A1 (en) | 2005-07-06 | 2007-09-07 | Sicor Inc. | Improved process for the preparation of letrozole |
| US7465749B2 (en) * | 2005-11-14 | 2008-12-16 | Chemagis, Ltd. | Letrozole purification process |
| US8003804B2 (en) | 2006-03-17 | 2011-08-23 | Cipla Limited | Synthesis of 4-[1-(4-cyano phenyl)-(1,2,4-triazol-1-yl)methyl] benzonitrile and 4-[1-(1H-1,2,4-triazol-1-yl)methylene benzonitrile intermediate |
| AU2007267803B2 (en) * | 2006-05-25 | 2011-08-25 | Synta Pharmaceuticals Corp. | Method for treating non-Hodgkin's lymphoma |
| US8198460B2 (en) | 2007-11-28 | 2012-06-12 | Fresenius Kabi Oncology Ltd. | Process for preparation of letrozole and its intermediates |
| WO2011000396A1 (en) * | 2009-07-02 | 2011-01-06 | Synthon B.V. | Purification of letrozole intermediate |
| EP2560640A1 (en) | 2010-04-19 | 2013-02-27 | Synta Pharmaceuticals Corp. | Cancer therapy using a combination of a hsp90 inhibitory compounds and a egfr inhibitor |
| WO2013067162A1 (en) | 2011-11-02 | 2013-05-10 | Synta Pharmaceuticals Corp. | Cancer therapy using a combination of hsp90 inhibitors with topoisomerase i inhibitors |
| JP2014534228A (ja) | 2011-11-02 | 2014-12-18 | シンタ ファーマシューティカルズ コーポレーション | 白金含有剤とhsp90阻害剤の組合せ療法 |
| EP2780010A1 (en) | 2011-11-14 | 2014-09-24 | Synta Pharmaceuticals Corp. | Combination therapy of hsp90 inhibitors with braf inhibitors |
| CN103242198A (zh) * | 2013-04-25 | 2013-08-14 | 哈药集团制药总厂 | 一种来曲唑杂质的制备方法 |
| CN103664810B (zh) * | 2013-12-11 | 2016-09-14 | 深圳劲创生物技术有限公司 | 一种合成来曲唑的工艺 |
| SG11202002105WA (en) | 2017-09-11 | 2020-04-29 | Atossa Therapeutics Inc | Methods for making and using endoxifen |
| CN109721557B (zh) * | 2017-10-27 | 2025-11-18 | 中国医学科学院药物研究所 | 来曲唑晶ii型固体物质及制备方法和其药物组合物与用途 |
| CN109721558B (zh) * | 2017-10-27 | 2025-11-18 | 中国医学科学院药物研究所 | 来曲唑晶iii型固体物质及制备方法和其药物组合物与用途 |
| JP7662204B2 (ja) | 2019-07-03 | 2025-04-15 | アトッサ・セラピューティクス・インコーポレイテッド | エンドキシフェンの徐放性組成物 |
| CN117924195A (zh) * | 2023-08-23 | 2024-04-26 | 中科帆凯(大连)新材料有限公司 | 一种制备纯的来曲唑中间体的方法 |
Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS62212369A (ja) * | 1986-03-07 | 1987-09-18 | チバ・ガイギ−・アクチエンゲゼルシヤフト | トルニトリル化合物、その製造方法及びそれを含むアロマターゼ阻害剤 |
| US4978672A (en) * | 1986-03-07 | 1990-12-18 | Ciba-Geigy Corporation | Alpha-heterocyclc substituted tolunitriles |
| JPH05501104A (ja) * | 1989-08-04 | 1993-03-04 | シエーリング アクチエンゲゼルシヤフト | シクロアルキレンアゾール、その製造、これを有する製剤並びに医薬品の製造のためのその使用 |
| WO2004076409A2 (en) * | 2003-02-06 | 2004-09-10 | Sun Pharmaceutical Industries Limited | Regiospecific process for the preparation of 4-[1- (4-cyanophenyl)-1-(1,2,4-triazol-1-yl)methyl]benzonitrile |
Family Cites Families (15)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US5352795A (en) | 1986-03-07 | 1994-10-04 | Ciba-Geigy Corporation | Alpha-heterocycle substituted tolunitriles |
| AU2003282380A1 (en) * | 2003-11-14 | 2004-06-06 | ADIBHATLA, KALI,SATYA, Bhujanga,rao | A method for the separation of the letrozole precursor 4-1-(1,2,4-triazolyl) methyl benzonitrile from its 1,3,4-triazolyl isomer |
| US20050209294A1 (en) | 2004-03-17 | 2005-09-22 | Wadhwa Lalit K | Process for producing 4-(1H-1,2,4-triazol-1-ylmethyl)benzonitrile |
| CA2608904A1 (en) | 2005-07-06 | 2007-09-07 | Sicor Inc. | Improved process for the preparation of letrozole |
| WO2007039912A1 (en) | 2005-10-05 | 2007-04-12 | Usv Limited | A one pot process for the preparation of 4-[1-cyanophenyl)-1-(1,2,4-triazol-1-yl)methyl]benzonitrile |
| WO2007054964A2 (en) | 2005-10-20 | 2007-05-18 | Cadila Healthcare Limited | Process for the preparation of letrozole |
| US20070100149A1 (en) | 2005-11-02 | 2007-05-03 | Palle Venkata Raghavendra A | Process for preparing letrozole |
| US7465749B2 (en) | 2005-11-14 | 2008-12-16 | Chemagis, Ltd. | Letrozole purification process |
| US7538230B2 (en) | 2005-11-14 | 2009-05-26 | Chemagis Ltd. | Letrozole production process |
| WO2007074474A1 (en) | 2005-12-27 | 2007-07-05 | Dabur Pharma Limited | Novel intermediates for preparation of letrozole |
| WO2007090464A1 (en) | 2006-02-08 | 2007-08-16 | Solmag S.P.A. | Process for preparing letrozole |
| US8003804B2 (en) | 2006-03-17 | 2011-08-23 | Cipla Limited | Synthesis of 4-[1-(4-cyano phenyl)-(1,2,4-triazol-1-yl)methyl] benzonitrile and 4-[1-(1H-1,2,4-triazol-1-yl)methylene benzonitrile intermediate |
| EP2032544A1 (en) | 2006-05-04 | 2009-03-11 | Synthon B.V. | Crystalline forms of letrozole and processes for making them |
| WO2007144896A1 (en) | 2006-06-13 | 2007-12-21 | Natco Pharma Limited | A method of manufacture of letrozole |
| WO2008090565A1 (en) | 2007-01-22 | 2008-07-31 | Natco Pharma Limited | Novel thermodynamically stable polymorphic form-l of letrozole |
-
2006
- 2006-07-06 CA CA002608904A patent/CA2608904A1/en not_active Abandoned
- 2006-07-06 CN CNA2006800237650A patent/CN101253160A/zh active Pending
- 2006-07-06 JP JP2008503298A patent/JP2008516005A/ja active Pending
- 2006-07-06 US US11/482,228 patent/US7705159B2/en not_active Expired - Fee Related
- 2006-07-06 WO PCT/US2006/026980 patent/WO2007100346A1/en not_active Ceased
- 2006-07-06 KR KR1020077007718A patent/KR100917698B1/ko not_active Expired - Fee Related
- 2006-07-06 BR BRPI0605907-4A patent/BRPI0605907A2/pt not_active IP Right Cessation
- 2006-07-06 EP EP06786958A patent/EP1871750A1/en not_active Withdrawn
Patent Citations (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPS62212369A (ja) * | 1986-03-07 | 1987-09-18 | チバ・ガイギ−・アクチエンゲゼルシヤフト | トルニトリル化合物、その製造方法及びそれを含むアロマターゼ阻害剤 |
| US4978672A (en) * | 1986-03-07 | 1990-12-18 | Ciba-Geigy Corporation | Alpha-heterocyclc substituted tolunitriles |
| JPH05501104A (ja) * | 1989-08-04 | 1993-03-04 | シエーリング アクチエンゲゼルシヤフト | シクロアルキレンアゾール、その製造、これを有する製剤並びに医薬品の製造のためのその使用 |
| WO2004076409A2 (en) * | 2003-02-06 | 2004-09-10 | Sun Pharmaceutical Industries Limited | Regiospecific process for the preparation of 4-[1- (4-cyanophenyl)-1-(1,2,4-triazol-1-yl)methyl]benzonitrile |
Cited By (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2013536217A (ja) * | 2010-08-27 | 2013-09-19 | ジェネリクス・[ユーケー]・リミテッド | 純粋な中間体 |
| US9150524B2 (en) | 2010-08-27 | 2015-10-06 | Generics [Uk] Limited | Pure intermediate |
Also Published As
| Publication number | Publication date |
|---|---|
| KR100917698B1 (ko) | 2009-09-21 |
| US20070066831A1 (en) | 2007-03-22 |
| WO2007100346A1 (en) | 2007-09-07 |
| CN101253160A (zh) | 2008-08-27 |
| CA2608904A1 (en) | 2007-09-07 |
| EP1871750A1 (en) | 2008-01-02 |
| BRPI0605907A2 (pt) | 2009-05-26 |
| KR20070105299A (ko) | 2007-10-30 |
| US7705159B2 (en) | 2010-04-27 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| KR100917698B1 (ko) | 레트로졸의 제조를 위한 개선된 방법 | |
| EP3386945A1 (en) | Solid forms of (2r,4s)-5-(biphenyl-4-yl)-4-[(3-carboxypropionyl)amino]-2- -methylpentanoic acid ethyl ester, its salts and a preparation method | |
| CN107001294B (zh) | 一种用于制备钆布醇的方法 | |
| JP5656881B2 (ja) | 亜鉛粉末を用いるメロペネムの改善された製造方法 | |
| WO2016121777A1 (ja) | ピラジンカルボキサミド化合物の製造方法及びその合成中間体 | |
| US10875835B2 (en) | Method for producing 2-acetyl-4H,9H-naphtho[2,3-b]furan-4,9-dione | |
| JP2008511684A (ja) | アナストロゾール中間体についての精製方法 | |
| KR20050108376A (ko) | 시아노-이소벤조퓨란의 제조방법 | |
| JP3042122B2 (ja) | N−シアノアセトアミジン誘導体の製造方法 | |
| US11192854B2 (en) | Method for producing semicarbazide compound | |
| JP2012020970A (ja) | {2−アミノ−1,4−ジヒドロ−6−メチル−4−(3−ニトロフェニル)−3,5−ピリジンジカルボン酸3−(1−ジフェニルメチルアゼチジン−3−イル)エステル5−イソプロピルエステル}の製造方法 | |
| KR100809159B1 (ko) | 로사탄의 개선된 제조방법 | |
| JP2004238322A (ja) | (r)−3−アミノペンタンニトリルメタンスルホン酸塩の製造方法 | |
| KR100911720B1 (ko) | 결정형 염산 사포그릴레이트의 제조방법 | |
| KR101386530B1 (ko) | 순도 및 수율이 향상된3-아미노-9,13b디하이드로-1H-디벤즈-[c,f]이미다조[1,5-a]-아제핀 염산염의 제조방법 | |
| MX2007002740A (en) | Improved process for the preparation of letrozole | |
| JP2019131532A (ja) | 酸無水物、および該酸無水物を用いたl−カルノシンの製造方法 | |
| JP4739695B2 (ja) | 5−アミノ―1―置換―1,2,4―トリアゾールの製造方法、及び該製造方法で得られるトリアゾール誘導体 | |
| US20100137602A1 (en) | Process and intermediates for preparing arzoxifene | |
| KR100701420B1 (ko) | 비페닐테트라졸 유도체의 제조방법 | |
| JP2010077070A (ja) | イミダゾール誘導体の精製方法 | |
| JPS58216166A (ja) | N−置換イミダゾ−ル類の製造法 | |
| JPH09235268A (ja) | トリメチルスルホキソニウム ブロミドの製造方法 | |
| JP2004075616A (ja) | 4−ハロゲノ−2−(4−フルオロフェニルアミノ)−5,6−ジメチルピリミジンの製造方法 | |
| WO2014184754A1 (en) | Method for preparing anastrozole for pharmaceutical purposes |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20080521 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20101012 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20110315 |