JP2010077221A - 可塑剤含有ポリアミド樹脂組成物及び成形物 - Google Patents
可塑剤含有ポリアミド樹脂組成物及び成形物 Download PDFInfo
- Publication number
- JP2010077221A JP2010077221A JP2008244930A JP2008244930A JP2010077221A JP 2010077221 A JP2010077221 A JP 2010077221A JP 2008244930 A JP2008244930 A JP 2008244930A JP 2008244930 A JP2008244930 A JP 2008244930A JP 2010077221 A JP2010077221 A JP 2010077221A
- Authority
- JP
- Japan
- Prior art keywords
- polyamide resin
- plasticizer
- resin composition
- diamine
- temperature
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Granted
Links
Landscapes
- Polyamides (AREA)
- Compositions Of Macromolecular Compounds (AREA)
Abstract
【解決手段】ポリアミド樹脂と可塑剤とを含む可塑剤含有ポリアミド樹脂組成物であって、ポリアミド樹脂が、カルボン酸成分が蓚酸からなり、ジアミン成分がC9ジアミン(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンの混合物)及び1,6−ヘキサンジアミンからなり、これらのモル比が1:99〜99:1であることを特徴とする可塑剤含有ポリアミド樹脂組成物。
【選択図】なし
Description
しかしながら、このポリアミド樹脂は、ジカルボン酸成分として蓚酸を用い、ジアミン成分として1,9−ノナンジアミン、2−メチル−1,8−オクタンジアミン及び1,6−ヘキサンジアミンの3種のジアミンを特定の比率で用いたポリオキサミド樹脂ではない。
S. W. Shalaby., J. Polym. Sci., 11, 1(1973) L. Franco et al., Macromolecules., 31, 3912(1988)
本発明に用いるポリアミドは、ジカルボン酸成分が蓚酸であり、ジアミン成分が1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミン(C9ジアミン混合物)及び1,6−ヘキサンジアミンからなり、C9ジアミン混合物と1,6−ヘキサンジアミンのモル比が1:99〜99:1であるジアミン混合物であるポリアミド樹脂である。
本発明のポリアミド樹脂においては、ジアミン成分として、上記C9ジアミン混合物(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンの混合物)に1,6−ヘキサンジアミンを混合したものを用いる。C9ジアミン混合物と1,6−ヘキサンジアミンのモル比は、1:99〜99:1である。C9ジアミン混合物に対して1,6−ヘキサンジアミンをモル比で1/99以上混合することにより、ジカルボン酸成分として蓚酸、ジアミン成分としてC9ジアミン混合物からなるポリアミド樹脂(PA92C)の上記の優れた効果を実質的に保持しながら(特に溶融成形性、低吸水性を損なうことなく)、ポリアミド樹脂の融点が上昇し特に力学的物性を向上させることができる。C9ジアミン混合物と1,6−ヘキサンジアミンのモル比は、好ましくは5.1:94.9〜99:1、より好ましくは10:90〜99:1、さらに好ましくは20:80〜99:1である。特に30:70〜98:2、さらに30:70〜90:10(さらに30:70〜70:30)であることが好ましい。本ポリアミド樹脂においては、C9ジアミン混合物に対して1,6−ヘキサンジアミンをモル比で1/99以上共重合することによって融点への変化は明瞭に現れ、樹脂の融点は上昇するが、1,6−ヘキサンジアミンがモル比で99/1以内であれば溶融成形性は許容できるものが得られる。また、1,6−ヘキサンジアミンがモル比で80/20以内であればポリアミド樹脂の融点は300℃以下となり、重合及び成形加工(溶融成形性)がより容易であり、70/30以内であれば融点が280℃以下になって、溶融成形性がより容易となるのでより好ましい。
本発明に用いるポリアミド樹脂は、ポリアミドを製造する方法として知られている任意の方法を用いて製造することができる。本発明者らの研究によれば、ジアミン及び蓚酸ジエステルをバッチ式又は連続式で重縮合反応させることにより得ることができる。具体的には、以下の操作で示されるような、(i)前重縮合工程、(ii)後重縮合工程の順で行うのが好ましい。
まず原料の蓚酸ジエステルを容器内に仕込む。容器は、後に行う重縮合反応の温度および圧力に耐え得るものであれば、特に制限されない。その後、容器を原料のジアミンと混合する温度まで昇温させ、次いでジアミンを注入し重縮合反応を開始させる。原料を混合する温度は、原料の蓚酸ジエステルおよびジアミンの融点以上、沸点未満の温度であり、かつ蓚酸ジエステルとジアミンの重縮合反応によって生じるポリオキサミドが熱分解しない温度であれば特に制限されない。例えば、1,9−ノナンジアミン、2−メチル−1,8−オクタンジアミン、1,6−ヘキサンジアミンの混合物からなり、かつC9ジアミン(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンの混合物)と1,6−ヘキサンジアミンのモル比が1:99〜99:1であるジアミンと蓚酸ジブチルを原料とするポリオキサミド樹脂の場合、上記混合温度は15℃から300℃が好ましい。また、C9ジアミン(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンの混合物)と1,6−ヘキサンジアミンのモル比は、約5:95〜90:10の場合、常温で液状か又は50℃程度に加温するだけで液化するので取り扱いやすいためより好ましい。混合温度が縮合反応によって生成するアルコールの沸点以上の場合、アルコールを留去、凝縮する装置を備えた容器を用いるのが望ましい。また、縮合反応によって生成するアルコール存在下で加圧重合する場合には、耐圧容器を用いる。蓚酸ジエステルとジアミンの仕込み比は、蓚酸ジエステル/上記ジアミンで、0.8〜1.2(モル比)、好ましくは0.91〜1.09(モル比)、更に好ましくは0.98〜1.02(モル比)である。
本発明に用いるポリアミド樹脂PA92/62Tの分子量に特別の制限はないが、96%濃硫酸を溶媒とし、ポリアミド樹脂濃度が1.0g/dlの96%濃硫酸溶液を用い、25℃で測定した相対粘度ηrが1.8〜6.0の範囲内である。好ましくは2.0〜5.5であり、2.5〜4.5が特に好ましい。ηrが1.8より低いと成形物が脆くなり物性が低下する。一方、ηrが6.0より高いと溶融粘度が高くなり、成形加工性が悪くなる。
本発明は、上記ポリアミド樹脂PA92/62Tに可塑剤を配合したポリアミド樹脂組成物である。
本発明で用いる可塑剤は、ポリアミド樹脂に用いることが公知の可塑剤のいずれでもよいが、エステル類及びアルキルアミド類から選ばれた1種類以上の化合物であることが好ましい。
本発明に用いるポリアミド樹脂PA92/62Tには、本発明の効果を損なわない範囲で他のジカルボン酸成分を含む事が出来る。蓚酸以外の他のジカルボン酸成分としては、マロン酸、ジメチルマロン酸、コハク酸、グルタル酸、アジピン酸、2−メチルアジピン酸、トリメチルアジピン酸、ピメリン酸、2,2−ジメチルグルタル酸、3,3−ジエチルコハク酸、アゼライン酸、セバシン酸、スベリン酸などの脂肪族ジカルボン酸、また、1,3−シクロペンタンジカルボン酸、1,4−シクロヘキサンジカルボン酸などの脂環式ジカルボン酸、さらにテレフタル酸、イソフタル酸、2,6−ナフタレンジカルボン酸、2,7−ナフタレンジカルボン酸、1,4−ナフタレンジカルボン酸、1,4−フェニレンジオキシジ酢酸、1,3−フェニレンジオキシジ酢酸、ジ安息香酸、4,4’−オキシジ安息香酸、ジフェニルメタン−4,4’−ジカルボン酸、ジフェニルスルホン−4,4’−ジカルボン酸、4,4’−ビフェニルジカルボン酸などの芳香族ジカルボン酸などを単独で、あるいはこれらの任意の混合物を重縮合反応時に添加することもできる。さらに、トリメリット酸、トリメシン酸、ピロメリット酸などの多価カルボン酸を溶融成形が可能な範囲内で用いることもできる。蓚酸以外の他のジカルボン酸成分の配合量は全ジカルボン酸成分を基準に5モル%以下が好ましい。
本発明で用いるポリアミド樹脂PA92/62Tの一部を他の樹脂で置換する場合、置換する樹脂の量は樹脂全体の50質量%以下であることが好ましい。
本発明のポリアミド樹脂組成物を得る方法は特に制限されるものではなく、公知の種々の方法を用いることができる。例えば、ポリアミドと可塑剤及び各種の添加剤の所定量を、V型ブレンダー、タンブラーなどの低速回転混合機やヘンシェルミキサーなどの拘束回転混合機を用いてあらかじめ混合した後、一軸押出機、二軸押出機などで溶融混練後ペレット化する方法や、ポリアミドと可塑剤及び各種の添加剤の所定量を、低速回転混合機やヘンシェルミキサーなどの拘束回転混合機を用いてあらかじめ混合した後、射出成形機や押出成形機を用いて直接、組成物の成形品を得る方法が適用できる。
特性値は次のようにして測定した。
ηrはポリアミドの96%硫酸溶液(濃度:1.0g/dl)を使用してオストワルド型粘度計を用いて25℃で測定した。
可塑剤含有試料および可塑剤を含まない試料のTm及びTcは、PerkinELmer社製PYRIS Diamond DSC用いて窒素雰囲気下で測定した。30℃から300℃まで10℃/分の速度で昇温し(昇温ファーストランと呼ぶ)、300℃で3分保持したのち、−100℃まで10℃/分の速度で降温し(降温ファーストランと呼ぶ)、次に300℃まで10℃/分の速度で昇温した(昇温セカンドランと呼ぶ)。可塑剤含有試料では得られたDSCチャートから昇温ファーストランの吸熱ピーク温度を、可塑剤を含まない試料では昇温セカンドランの吸熱ピーク温度をそれぞれ降温ファーストランの発熱ピーク温度を各試料の結晶化温度とした。
Tdは島津製作所社製THERMOGRAVIMETRIC ANALYZER TGA−50を用い、熱重量分析(TGA)により測定した。20ml/分の窒素気流下室温から500℃まで10℃/分の昇温速度で昇温し、Tdを測定した。
溶融粘度はティー・エイ・インスツルメント・ジャパン社製溶融粘弾性測定装置ARESに25mmのコーン・プレートを装着させて、窒素中、290℃、せん断速度0.1s-1の条件で測定した。
東邦マシナリー社製真空プレス機TMB−10を用いてフィルム成形を行った。500〜700Paの減圧雰囲気下290℃(ナイロン6を用いた場合は260℃、ナイロン66を用いた場合は290℃、ナイロン12を用いた場合は230℃)で5分間加熱溶融させた後、10MPaで1分間プレスを行いフィルム成形した。次に減圧雰囲気を常圧まで戻したのち室温5MPaで1分間冷却結晶化させてフィルムを得た。
ポリアミド樹脂を(5)の条件で成形したフィルム(寸法:20mm×10mm、厚さ0.25mm;重量約0.05g)を23℃のイオン交換水に浸漬し、所定時間ごとにフィルムを取り出し、フィルムの重量を測定した。フィルム重量の増加率が0.2%の範囲で3回続いた場合にポリアミド樹脂フィルムへの水分の吸収が飽和に達したと判断して、水に浸漬する前のフィルムの重量(Xg)と飽和に達した時のフィルムの重量(Yg)から式(1)により飽和吸水率(%)を算出した。
飽和吸水率(%)=100(Y−X)/X (1)
なお、上記フィルムの成形直後の重量(Xg)と上記フィルムを成形後に湿度65%、温度23℃で平衡に達したときの重量(Yg)から式(1)により算出した吸水率(平衡吸水率)をウェットでの吸水率として表中に記載した。
本発明で用いるポリアミド樹脂の熱プレスフィルムを以下に列挙する薬品中に7日間浸漬した後に、フィルムの重量残存率(%)及び外観の変化を観測した。濃塩酸、64%硫酸、氷酢酸のそれぞれの溶液においては23℃下で浸漬した試料について試験を行った。
本発明で用いるポリアミド樹脂の熱プレスフィルムをオートクレーブに入れ、水(pH=7)、0.5mol/l硫酸(pH=1)、1mol/l水酸化ナトリウム水溶液(pH=14)中でそれぞれ121℃、60分間処理した後の重量残存率(%)、及び外観変化を調べた。
以下に示す〔1〕〜〔4〕の測定は、下記の試験片を樹脂温度290℃(ナイロン6を用いた場合は260℃、ナイロン66を用いた場合は290℃、ナイロン12を用いた場合は230℃)、金型温度80℃の射出成形により成形し、これを用いて行った。成形後直ちに調湿せずに23℃で評価したものをドライ、成形後に湿度65%、温度23℃で調湿した後に23℃で評価したものをウェットとして表中に記載した。
〔1〕 引張試験(引張降伏点強度):ASTM D638に記載のTypeIの試験片を用いてASTM D638に準拠して測定した。
〔2〕 曲げ試験(曲げ弾性率):試験片寸法127mm×12.7mm×3.2mmの試験片を用いてASTM D790に準拠し、23℃で測定した。
〔3〕 アイゾット衝撃強度:試験片寸法127mm×12.7mm×3.2mmの試験片を用いてASTM D256に準拠し、23℃で測定した。
〔4〕 荷重たわみ温度:試験片寸法127mm×12.7mm×3.2mmの試験片を用いてASTM D648に準拠し、荷重1.82MPaで測定した。
射出成形により成形した100mm×300×厚さ2mmの板からJIS3号ダンベルを用いて切り出した試料を重ならないように、容量5リットルのステンレス容器に入れ、約2リットルの蒸留水を入れてふたをして密閉状態にした後、80℃の湯浴中に入れた。2000時間処理後に試験片を取り出し表面の水分を除去した後、引張試験機のチャックにチャック間距離50mmではさみ、500mm/minの速度で引張試験を行い、破断伸びを測定した。加水分解処理をしていない試験片の測定を行い、下記(2)式より破断伸び保持率を計算した。
破断伸び保持率(%)=〔(加水分解処理試料の破断伸び)/(未処理試料の破断伸び)〕×100 (2)
攪拌機、温度計、トルクメーター、圧力計、ダイアフラムポンプを直結した原料投入口、窒素ガス導入口、放圧口、圧力調節装置及びポリマー抜出し口を備えた内容積が約150リットルの圧力容器に蓚酸ジブチル28.230kg(139.56モル)を仕込み、圧力容器の内部を純度が99.9999%の窒素ガスで0.5MPaに加圧した後、次に常圧まで窒素ガスを放出する操作を5回繰り返し、窒素置換を行った後、封圧下、攪拌しながら系内を昇温した。約30分間かけて蓚酸ジブチルの温度を100℃にした後、1,9−ノナンジアミン1.241kg(7.84モル)と2−メチル−1,8−オクタンジアミン19.639kg(124.04モル)と1,6−ヘキサンジアミン0.893kg(7.68モル)の混合物(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンと1,6−ヘキサンジアミンのモル比が5.62:88.88:5.50)をダイアフラムフポンプにより流速1.49リットル/分で約17分間かけて反応容器内に供給すると同時に昇温した。供給直後の圧力容器内の内圧は、重縮合反応により生成したブタノールによって0.35MPaまで上昇し、重縮合物の温度は約170℃まで上昇した。その後、1時間かけて温度を235℃まで昇温した。その間、生成したブタノールを放圧口より抜き出しながら、内圧を0.75MPaに調節した。重縮合物の温度が235℃に達した直後から放圧口よりブタノールを約20分間かけて抜き出し、内圧を常圧にした。常圧にしたところから、1.5リットル/分で窒素ガスを流しながら昇温を開始し、約1時間かけて重縮合物の温度を260℃にし、260℃において4.5時間反応させた。その後、攪拌を止めて系内を窒素で1MPaに加圧して約10分間静置した後、内圧0.5MPaまで放圧し、重縮合物を圧力容器下部抜出口より紐状に抜き出した。紐状の重合物は直ちに水冷し、水冷した紐状の樹脂はペレタイザーによってペレット化した。得られたポリアミドは白色の強靭なポリマーであり、ηr=3.13であった。
蓚酸ジブチル28.462kg(140.71モル)を仕込み、1,9−ノナンジアミン16.448kg(103.88モル)と2−メチル−1,8−オクタンジアミン2.903kg(18.34モル)と1,6−ヘキサンジアミン2.150kg(18.50モル)の混合物(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンと1,6−ヘキサンジアミンのモル比が73.83:13.03:13.14)を仕込んだほかは、製造例1と同様に反応を行ってポリアミドを得た。得られたポリアミドは白色の強靭なポリマーで、ηr=2.97であった。
蓚酸ジブチル30.238kg(149.49モル)を仕込み、1,9−ノナンジアミン4.486kg(28.33モル)と2−メチル−1,8−オクタンジアミン4.486kg(28.33モル)と1,6−ヘキサンジアミン10.79kg(92.85モル)の混合物(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンと1,6−ヘキサンジアミンのモル比が18.95:18.95:62.10)をダイアフラムフポンプにより流速1.49リットル/分で約17分間かけて反応容器内に供給すると同時に昇温した。供給直後の圧力容器内の内圧は、重縮合反応により生成したブタノールによって0.35MPaまで上昇し、重縮合物の温度は約170℃まで上昇した。その後、1.5時間かけて温度を270℃まで昇温した。その間、生成したブタノールを放圧口より抜き出しながら、内圧を1.00MPaに調節した。重縮合物の温度が270℃に達した直後から放圧口よりブタノールを約20分間かけて抜き出し、内圧を常圧にした。常圧にしたところから、1.5リットル/分で窒素ガスを流しながら昇温を開始し、約1時間かけて重縮合物の温度を285℃にし、285℃において1.5時間反応させた。その後、攪拌を止めて系内を窒素で1MPaに加圧して約10分間静置した後、内圧0.5MPaまで放圧し、重縮合物を圧力容器下部抜出口より紐状に抜き出した。紐状の重合物は直ちに水冷し、水冷した紐状の樹脂はペレタイザーによってペレット化した。得られたポリアミドは白色の強靭なポリマーであり、ηr=2.88であった。
蓚酸ジブチル29.864kg(147.64モル)を仕込み、1,9−ノナンジアミン5.598kg(35.36モル)と2−メチル−1,8−オクタンジアミン5.598kg(35.36モル)と1,6−ヘキサンジアミン8.941kg(76.92モル)の混合物(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンと1,6−ヘキサンジアミンのモル比が23.95:23.95:52.10)をダイアフラムフポンプにより流速1.49リットル/分で約17分間かけて反応容器内に供給すると同時に昇温した。供給直後の圧力容器内の内圧は、重縮合反応により生成したブタノールによって0.35MPaまで上昇し、重縮合物の温度は約170℃まで上昇した。その後、1時間かけて温度を250℃まで昇温した。その間、生成したブタノールを放圧口より抜き出しながら、内圧を1.00MPaに調節した。重縮合物の温度が250℃に達した直後から放圧口よりブタノールを約20分間かけて抜き出し、内圧を常圧にした。常圧にしたところから、1.5リットル/分で窒素ガスを流しながら昇温を開始し、約1時間かけて重縮合物の温度を270℃にし、270℃において2時間反応させた。その後、攪拌を止めて系内を窒素で1MPaに加圧して約10分間静置した後、内圧0.5MPaまで放圧し、重縮合物を圧力容器下部抜出口より紐状に抜き出した。紐状の重合物は直ちに水冷し、水冷した紐状の樹脂はペレタイザーによってペレット化した。得られたポリアミドは白色の強靭なポリマーであり、ηr=2.83であった。
蓚酸ジブチル29.107kg(143.89モル)を仕込み、1,9−ノナンジアミン5.641kg(35.63モル)と2−メチル−1,8−オクタンジアミン10.028kg(63.34モル)と1,6−ヘキサンジアミン5.223kg(44.93モル)の混合物(1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンと1,6−ヘキサンジアミンのモル比が24.76:44.02:31.22)をダイアフラムフポンプにより流速1.49リットル/分で約17分間かけて反応容器内に供給すると同時に昇温した。供給直後の圧力容器内の内圧は、重縮合反応により生成したブタノールによって0.35MPaまで上昇し、重縮合物の温度は約170℃まで上昇した。その後、1時間かけて温度を250℃まで昇温した。その間、生成したブタノールを放圧口より抜き出しながら、内圧を0.75MPaに調節した。重縮合物の温度が240℃に達した直後から放圧口よりブタノールを約20分間かけて抜き出し、内圧を常圧にした。常圧にしたところから、1.5リットル/分で窒素ガスを流しながら昇温を開始し、約1時間かけて重縮合物の温度を265℃にし、265℃において3時間反応させた。その後、攪拌を止めて系内を窒素で1MPaに加圧して約10分間静置した後、内圧0.5MPaまで放圧し、重縮合物を圧力容器下部抜出口より紐状に抜き出した。紐状の重合物は直ちに水冷し、水冷した紐状の樹脂はペレタイザーによってペレット化した。得られたポリアミドは白色の強靭なポリマーであり、ηr=3.11であった。
蓚酸ジブチル28.40kg(140.4モル)を仕込み、1,9−ノナンジアミン11.11kg(70.2モル)と2−メチル−1,8−オクタンジアミン11.11kg(70.2モル)の混合物をダイアフラムフポンプにより流速1.49リットル/分で約17分間かけて反応容器内に供給すると同時に昇温した。供給直後の圧力容器内の内圧は、重縮合反応により生成したブタノールによって0.35MPaまで上昇し、重縮合物の温度は約170℃まで上昇した。その後、1時間かけて温度を235℃まで昇温した。その間、生成したブタノールを放圧口より抜き出しながら、内圧を0.5MPaに調節した。重縮合物の温度が235℃に達した直後から放圧口よりブタノールを約20分間かけて抜き出し、内圧を常圧にした。常圧にしたところから、1.5リットル/分で窒素ガスを流しながら昇温を開始し、約1時間かけて重縮合物の温度を260℃にし、260℃において4.5時間反応させた。その後、攪拌を止めて系内を窒素で1MPaに加圧して約10分間静置した後、内圧0.5MPaまで放圧し、重縮合物を圧力容器下部抜出口より紐状に抜き出した。紐状の重合物は直ちに水冷し、水冷した紐状の樹脂はペレタイザーによってペレット化した。得られたポリアミドは白色の強靭なポリマーであり、ηr=3.35であった。
ジアミン原料として1,9−ノナンジアミン22.25kg(140.4モル)だけを用いて、製造例1と同様に反応を行ってポリアミドを得た。得られた重合物は黄白色のポリマーであり、ηr=2.78であった。
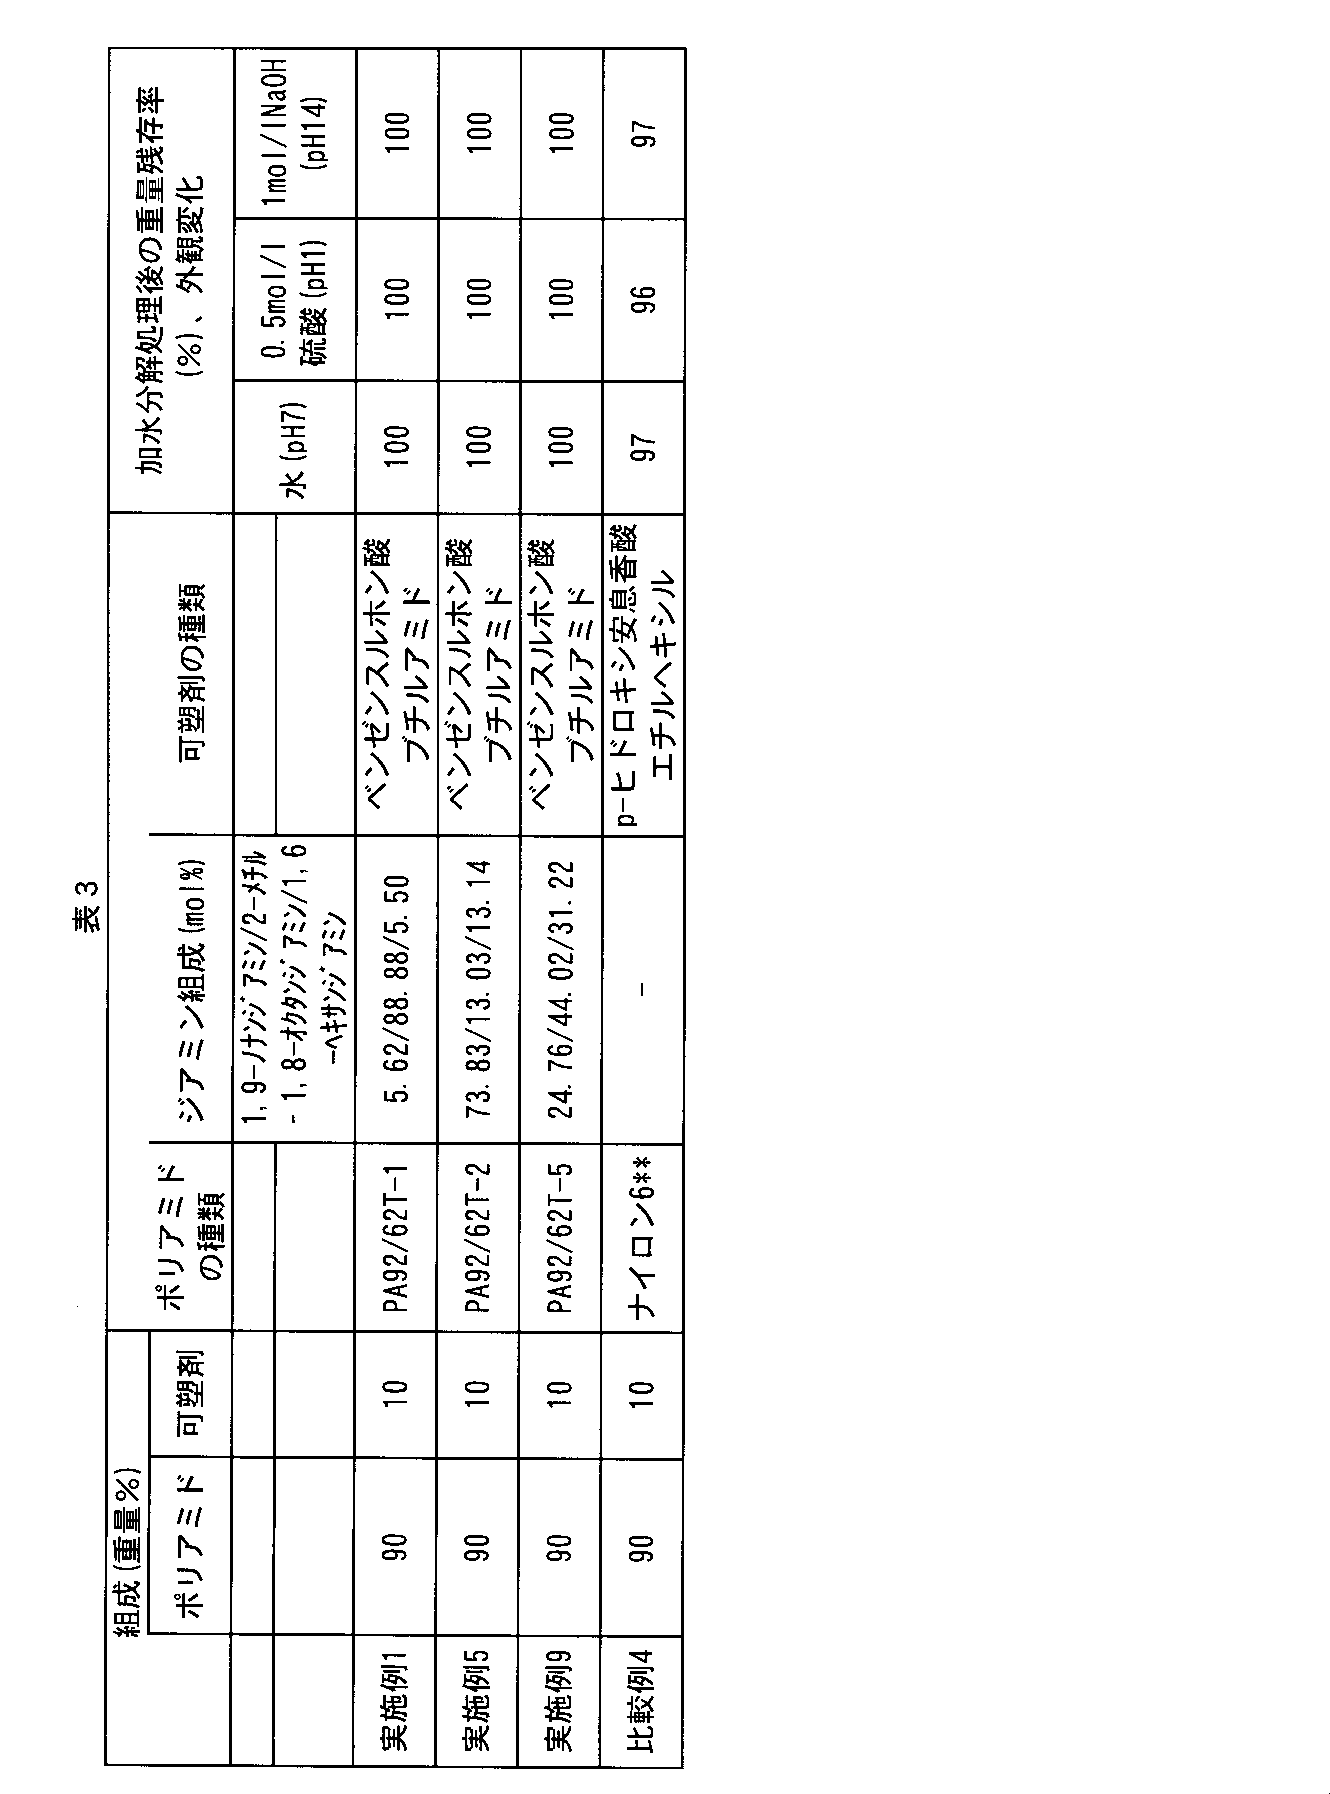
製造例1〜6及び比較製造例1で製造したポリアミドPA92/62T−1〜PA92/62T−6、PA92、並びにナイロン6(宇部興産製、UBEナイロン1015B)、ナイロン66(宇部興産製、UBEナイロン2020B)及びナイロン12(UBESTA3020U)と、可塑剤としてベンゼンスルホン酸ブチルアミド又はp−ヒドロキシ安息香酸エチルヘキシルを用いて、表2に示した割合の混合物を作成した。
このポリアミドと可塑剤の混合物の、融点、結晶化温度、溶融粘度、飽和吸水率、耐薬品性、耐加水分解性、機械的強度について評価した。
その評価結果を表2に示す。
これらの試験片を用いて、曲げ弾性率、アイゾット衝撃値、飽和吸水率、加水分解処理後の破断伸び保持率を評価した。
その評価結果を表3に示す。
Claims (10)
- ポリアミド樹脂と可塑剤とを含む可塑剤含有ポリアミド樹脂組成物であって、ポリアミド樹脂が、カルボン酸成分が蓚酸からなり、ジアミン成分が1,9−ノナンジアミンと2−メチル−1,8−オクタンジアミンの混合物(以下、「C9ジアミン混合物」という。)及び1,6−ヘキサンジアミン(以下、「C6ジアミン」という。)からなり、C9ジアミン混合物とC6ジアミンのモル比が1:99〜99:1であることを特徴とする可塑剤含有ポリアミド樹脂組成物。
- 前記ポリアミド樹脂は、C9ジアミン混合物とC6ジアミンのモル比が5.1:94.9〜80:20であることを特徴とする請求項1に記載の可塑剤含有ポリアミド樹脂組成物。
- 前記ポリアミド樹脂は、C9ジアミン混合物とC6ジアミンのモル比が10:90〜70:30であることを特徴とする請求項1に記載の可塑剤含有ポリアミド樹脂組成物。
- 前記ポリアミド樹脂は、96%硫酸を溶媒とし、濃度が1.0g/dlのポリアミド樹脂溶液を用いて25℃で測定した相対粘度(ηr)が1.8〜6.0であることを特徴とする請求項1〜3のいずれか1項に記載の可塑剤含有ポリアミド樹脂組成物。
- 前記ポリアミド樹脂は、窒素雰囲気下、10℃/分の昇温速度で測定した熱重量分析における1%重量減少温度と窒素雰囲気下、10℃/分の昇温速度で測定した示差走査熱量法により測定した融点との温度差が50℃以上であることを特徴とする請求項1〜4のいずれか1項に記載の可塑剤含有ポリアミド樹脂組成物。
- 前記ポリアミド樹脂は、C9ジアミン混合物中の1,9−ノナンジアミン、2−メチル−1,8−オクタンジアミンのモル比が1:99〜99:1であることを特徴とする請求項1〜5のいずれか1項に記載の可塑剤含有ポリアミド樹脂組成物。
- 前記ポリアミド樹脂は、C9ジアミン中の1,9−ノナンジアミン、2−メチル−1,8−オクタンジアミンのモル比が5:95〜95:5であることを特徴とする請求項1〜5のいずれか1項に記載の可塑剤含有ポリアミド樹脂組成物。
- 前記可塑剤が、ポリアミド樹脂100重量部に対し1〜30重量部で含まれることを特徴とする請求項1〜7のいずれか1項に記載の可塑剤含有ポリアミド樹脂組成物。
- 窒素雰囲気下、10℃/分の昇温速度で測定した前記ポリアミド樹脂の熱重量分析における1%重量減少温度と窒素雰囲気下、前記ポリアミド樹脂組成物の10℃/分の昇温速度で測定した示差走査熱量法により測定した融点との温度差が50℃以上であることを特徴とする請求項1〜8のいずれか1項に記載の可塑剤含有ポリアミド樹脂組成物。
- 請求項1〜9に記載の可塑剤含有ポリアミド樹脂組成物からなる成形物。
Priority Applications (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2008244930A JP5584968B2 (ja) | 2008-09-24 | 2008-09-24 | 可塑剤含有ポリアミド樹脂組成物及び成形物 |
| PCT/JP2009/060979 WO2009151145A1 (ja) | 2008-06-10 | 2009-06-10 | 新規なポリアミド樹脂組成物及びポリアミド樹脂含有製品 |
Applications Claiming Priority (1)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| JP2008244930A JP5584968B2 (ja) | 2008-09-24 | 2008-09-24 | 可塑剤含有ポリアミド樹脂組成物及び成形物 |
Publications (2)
| Publication Number | Publication Date |
|---|---|
| JP2010077221A true JP2010077221A (ja) | 2010-04-08 |
| JP5584968B2 JP5584968B2 (ja) | 2014-09-10 |
Family
ID=42208036
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2008244930A Expired - Fee Related JP5584968B2 (ja) | 2008-06-10 | 2008-09-24 | 可塑剤含有ポリアミド樹脂組成物及び成形物 |
Country Status (1)
| Country | Link |
|---|---|
| JP (1) | JP5584968B2 (ja) |
Cited By (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2011116889A (ja) * | 2009-12-04 | 2011-06-16 | Ube Industries Ltd | Smtコネクタ用ポリアミド樹脂組成物 |
| JP2011231167A (ja) * | 2010-04-26 | 2011-11-17 | Ube Industries Ltd | 熱処理による密度変化が小さい自動車部品又は電気・電子部品用ポリアミド樹脂 |
| WO2013114689A1 (ja) | 2012-01-30 | 2013-08-08 | 東海ゴム工業株式会社 | 樹脂ホースおよびその製法 |
| CN104903517A (zh) * | 2012-12-28 | 2015-09-09 | 花王株式会社 | 铺装用粘结剂 |
Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH05506466A (ja) * | 1990-02-20 | 1993-09-22 | エクソン・ケミカル・パテンツ・インク | 酸素バリヤー |
| JPH07228689A (ja) * | 1994-02-16 | 1995-08-29 | Kuraray Co Ltd | ポリアミド樹脂 |
| JP2000191771A (ja) * | 1998-12-25 | 2000-07-11 | Kuraray Co Ltd | ポリアミドおよびその組成物 |
| JP2004083817A (ja) * | 2002-08-29 | 2004-03-18 | Kuraray Co Ltd | ポリアミド |
| JP2006057033A (ja) * | 2004-08-23 | 2006-03-02 | Ube Ind Ltd | 低吸水性部材 |
-
2008
- 2008-09-24 JP JP2008244930A patent/JP5584968B2/ja not_active Expired - Fee Related
Patent Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JPH05506466A (ja) * | 1990-02-20 | 1993-09-22 | エクソン・ケミカル・パテンツ・インク | 酸素バリヤー |
| JPH07228689A (ja) * | 1994-02-16 | 1995-08-29 | Kuraray Co Ltd | ポリアミド樹脂 |
| JP2000191771A (ja) * | 1998-12-25 | 2000-07-11 | Kuraray Co Ltd | ポリアミドおよびその組成物 |
| JP2004083817A (ja) * | 2002-08-29 | 2004-03-18 | Kuraray Co Ltd | ポリアミド |
| JP2006057033A (ja) * | 2004-08-23 | 2006-03-02 | Ube Ind Ltd | 低吸水性部材 |
Cited By (9)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| JP2011116889A (ja) * | 2009-12-04 | 2011-06-16 | Ube Industries Ltd | Smtコネクタ用ポリアミド樹脂組成物 |
| JP2011231167A (ja) * | 2010-04-26 | 2011-11-17 | Ube Industries Ltd | 熱処理による密度変化が小さい自動車部品又は電気・電子部品用ポリアミド樹脂 |
| WO2013114689A1 (ja) | 2012-01-30 | 2013-08-08 | 東海ゴム工業株式会社 | 樹脂ホースおよびその製法 |
| JP2013155793A (ja) * | 2012-01-30 | 2013-08-15 | Tokai Rubber Ind Ltd | 樹脂ホースおよびその製法 |
| CN103339430A (zh) * | 2012-01-30 | 2013-10-02 | 东海橡塑工业株式会社 | 树脂软管及其制法 |
| CN103339430B (zh) * | 2012-01-30 | 2015-12-09 | 住友理工株式会社 | 树脂软管及其制法 |
| CN104903517A (zh) * | 2012-12-28 | 2015-09-09 | 花王株式会社 | 铺装用粘结剂 |
| CN104903517B (zh) * | 2012-12-28 | 2017-08-11 | 花王株式会社 | 铺装用粘结剂 |
| US9771455B2 (en) | 2012-12-28 | 2017-09-26 | Kao Corporation | Paving binder |
Also Published As
| Publication number | Publication date |
|---|---|
| JP5584968B2 (ja) | 2014-09-10 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| JP5056763B2 (ja) | ポリアミド樹脂 | |
| JP5796573B2 (ja) | ポリアミド樹脂 | |
| JP5975038B2 (ja) | ポリアミド樹脂及びそれからなる成形品 | |
| JP2009235225A (ja) | ポリアミド樹脂 | |
| JP5584968B2 (ja) | 可塑剤含有ポリアミド樹脂組成物及び成形物 | |
| JPWO2012036303A1 (ja) | 耐衝撃性に優れるポリオキサミド樹脂及び耐衝撃性部品 | |
| JP5572922B2 (ja) | エンジン冷却水系部品用ポリアミド樹脂組成物、及び当該組成物から成形させたエンジン冷却水系部品 | |
| JP5321434B2 (ja) | Smtコネクタ用ポリアミド樹脂組成物 | |
| JP2009298853A (ja) | ポリアミド樹脂組成物 | |
| JP2009235223A (ja) | 自動車部材用ポリアミド樹脂 | |
| JP2009298852A (ja) | 可塑剤含有ポリアミド樹脂組成物及び成形物 | |
| JP2009298868A (ja) | ポリアミド樹脂組成物及び成形物 | |
| JP5584963B2 (ja) | ポリアミド樹脂組成物 | |
| JP6273883B2 (ja) | ポリアミド樹脂 | |
| JP2009298857A (ja) | ポリアミド樹脂組成物及び該ポリアミド樹脂組成物から形成された成形物 | |
| JP5621220B2 (ja) | 導電性ポリアミド樹脂組成物及びケーブルハウジング | |
| JP5584966B2 (ja) | 耐熱剤含有樹脂組成物及び該耐熱剤含有樹脂組成物から形成された成形物 | |
| JP5584967B2 (ja) | ポリアミド樹脂組成物及び該ポリアミド樹脂組成物から形成された成形物 | |
| JP2009298856A (ja) | 耐熱剤含有樹脂組成物及び該耐熱剤含有樹脂組成物から形成された成形物 | |
| JP5446795B2 (ja) | Icトレイ用ポリアミド樹脂組成物及びicトレイ | |
| JP5584964B2 (ja) | ポリアミド樹脂、層状珪酸塩を含む複合材料及び中空成形部品 | |
| JP2010018794A (ja) | 導電性ポリアミド樹脂組成物 | |
| JP5572921B2 (ja) | バイオディーゼル燃料と直接接触する成形部材 | |
| JP2011063695A (ja) | ポリアミド樹脂を用いた透明部材 | |
| JP2016204490A (ja) | 組成物及びそれからなる成形品 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20110830 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20130827 |
|
| A521 | Written amendment |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20131018 |
|
| TRDD | Decision of grant or rejection written | ||
| A01 | Written decision to grant a patent or to grant a registration (utility model) |
Free format text: JAPANESE INTERMEDIATE CODE: A01 Effective date: 20140624 |
|
| A61 | First payment of annual fees (during grant procedure) |
Free format text: JAPANESE INTERMEDIATE CODE: A61 Effective date: 20140707 |
|
| R150 | Certificate of patent or registration of utility model |
Ref document number: 5584968 Country of ref document: JP Free format text: JAPANESE INTERMEDIATE CODE: R150 |
|
| LAPS | Cancellation because of no payment of annual fees |