JP2014516111A - 難燃性ホスホネートを有する硬化されたエポキシ樹脂の製造 - Google Patents
難燃性ホスホネートを有する硬化されたエポキシ樹脂の製造 Download PDFInfo
- Publication number
- JP2014516111A JP2014516111A JP2014514014A JP2014514014A JP2014516111A JP 2014516111 A JP2014516111 A JP 2014516111A JP 2014514014 A JP2014514014 A JP 2014514014A JP 2014514014 A JP2014514014 A JP 2014514014A JP 2014516111 A JP2014516111 A JP 2014516111A
- Authority
- JP
- Japan
- Prior art keywords
- formula
- group
- epoxy resin
- curable composition
- groups
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- QHXZLTUNAVKFIT-UHFFFAOYSA-N CC(C)(CO1)COP1=O Chemical compound CC(C)(CO1)COP1=O QHXZLTUNAVKFIT-UHFFFAOYSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C09—DYES; PAINTS; POLISHES; NATURAL RESINS; ADHESIVES; COMPOSITIONS NOT OTHERWISE PROVIDED FOR; APPLICATIONS OF MATERIALS NOT OTHERWISE PROVIDED FOR
- C09K—MATERIALS FOR MISCELLANEOUS APPLICATIONS, NOT PROVIDED FOR ELSEWHERE
- C09K21/00—Fireproofing materials
- C09K21/06—Organic materials
- C09K21/12—Organic materials containing phosphorus
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08G—MACROMOLECULAR COMPOUNDS OBTAINED OTHERWISE THAN BY REACTIONS ONLY INVOLVING UNSATURATED CARBON-TO-CARBON BONDS
- C08G59/00—Polycondensates containing more than one epoxy group per molecule; Macromolecules obtained by polymerising compounds containing more than one epoxy group per molecule using curing agents or catalysts which react with the epoxy groups
- C08G59/18—Macromolecules obtained by polymerising compounds containing more than one epoxy group per molecule using curing agents or catalysts which react with the epoxy groups ; e.g. general methods of curing
- C08G59/40—Macromolecules obtained by polymerising compounds containing more than one epoxy group per molecule using curing agents or catalysts which react with the epoxy groups ; e.g. general methods of curing characterised by the curing agents used
- C08G59/50—Amines
-
- C—CHEMISTRY; METALLURGY
- C08—ORGANIC MACROMOLECULAR COMPOUNDS; THEIR PREPARATION OR CHEMICAL WORKING-UP; COMPOSITIONS BASED THEREON
- C08K—Use of inorganic or non-macromolecular organic substances as compounding ingredients
- C08K5/00—Use of organic ingredients
- C08K5/49—Phosphorus-containing compounds
- C08K5/51—Phosphorus bound to oxygen
- C08K5/53—Phosphorus bound to oxygen bound to oxygen and to carbon only
- C08K5/5317—Phosphonic compounds, e.g. R—P(:O)(OR')2
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Health & Medical Sciences (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Medicinal Chemistry (AREA)
- Polymers & Plastics (AREA)
- Engineering & Computer Science (AREA)
- Materials Engineering (AREA)
- Epoxy Resins (AREA)
- Compositions Of Macromolecular Compounds (AREA)
Abstract
本発明は、エポキシ樹脂、アミノ硬化剤および式(I)のホスホネートを含む、硬化可能な組成物に関する。式(I)のホスホネートを添加することによって、前記添加剤なしの相応する樹脂と比較して、改善された難燃性ならびに高められたガラス転移温度を有する、硬化されたエポキシ樹脂を得ることができる。
Description
本願は、2011年6月09日に出願された仮の米国特許出願No.61/494899の引用を含む。
本発明は、全混合物に対して、燐最大2.5質量%の割合で式Iのホスホネートを有する硬化されたエポキシ樹脂の製造法であって、当該エポキシ樹脂が前記ホスホネート添加剤なしの相応する硬化されたエポキシ樹脂と比較して、高められたガラス転移温度を有するかまたは熱的後処理によって構成されうる、前記方法に関する。その際に、エポキシ化合物、アミノ基を含む硬化剤(アミノ硬化剤)および式Iのホスホネートを含む、硬化可能な組成物が硬化され、かつ引続き任意に熱処理される。
本発明のさらなる対象は、1つ以上のエポキシ化合物、1つ以上のアミノ硬化剤および式Iの1つ以上のホスホネートを、全組成物に対して、燐全部で最大2.5質量%の割合で含む、本発明による方法に使用される硬化可能な組成物である。
本発明の対象は、全組成物に対して、燐全部で最大2.5質量%の割合でエポキシ化合物、アミノ硬化剤およびホスホネートから出発して、本発明に方法により製造しうる、同様に硬化されたエポキシ樹脂であり、その際に前記の硬化されたエポキシ樹脂は、前記ホスホネート添加剤なしの相応する硬化されたエポキシ樹脂と比較して高められたガラス転移温度を有するかまたは熱的後処理によって構成されうる。
また、本発明の対象は、本発明により硬化されたエポキシ樹脂から製造された成形体である。
数多くのポリマー材料、例えばエポキシ樹脂は、燃えやすく、かつ火災の場合には、強力な熱発生または有毒な排煙の放出を引き起こしうる。前記欠点には、数多くの用途の際にどうしても必要である、および/または法的に規定されている難燃剤の添加によって立ち向かうことができる。
前記難燃剤の使命は、前記ポリマーの引火性を減少させること(自己消火性材料の実現)、および考えられうる火災における熱放出を減少させることである。前記難燃剤の作用原理は、とりわけ、火災時に可燃性材料の量を減少させかつ保護する表面層を形成させる、火災時の強化された炭化(固相機構)であり、ならびに膨張、すなわち、ガスのさらなる放出によって誘発される、かさばった絶縁層の形成(固相機構)、ならびに気相中で反応性のラジカルを捕捉し、それによって燃焼プロセスを停止させるラジカル種の放出(気相機構)である。
燐含有難燃剤は、生態的に懸念のない難燃剤としてますます重要である。燐含有難燃剤については、難燃作用に対する気相機構ならびに固相機構が検出されたが、このことは、幅広い使用スペクトルを生み出す。最適な難燃作用については、たいてい、燐含有化合物は、全混合物に対して、燐全部で少なくとも約3質量%の割合で使用される。
ホスホン酸エステル(ホスホネート)は、既に40年来、織物の難燃化のために使用されている(米国特許第3721523号明細書)。この時点で、エポキシ樹脂およびポリウレタンの難燃化に対して、既にハロゲン化されたホスホネートに特許が付与された(米国特許第3372298号明細書、米国特許第3349150号明細書、米国特許第3636061号明細書、ドイツ連邦共和国特許第2443074号明細書)。さらに、様々なポリマー、例えばポリプロピレン、ポリスチレン、ナイロン、ポリエチレンテレフタレートおよびエポキシ樹脂に対する難燃剤として、ホスホルアミドメチルホスホネートが記載された(米国特許第4053450号明細書)。ホスホネート群からの普通の難燃剤は、ジメチルメチルホスホネートであり、これは、エポキシ樹脂に対する添加剤としても記載されている(J.Appl.Polm.Sci.2002,84:302)。英国特許第1002326号明細書には、エポキシ化合物および難燃性成分としてのジアルキルホスフィットを有する組成物が開示されている。他方で、欧州特許第923587号明細書には、環状ホスホネートとエポキシ化合物とからなる難燃性の硬化可能な混合物が開示されている。ドイツ連邦共和国特許第19613066号明細書には、カルボキシルを含むホスフィン酸またはホスホン酸と反応されている燐変性エポキシ樹脂が記載されている。
しかし、難燃剤としてのかかるホスホネートをエポキシドに添加することは、公知技術水準によれば、ガラス転移温度(Tg)に対して不利な影響を及ぼす。このガラス転移温度は、かかる添加によってたいてい低下されるかまたはせいぜい不変のままである。しかし、高いガラス転移温度は、高められた温度負荷の場合でもなお安定性を維持する成形体または構成部材を実現させるためには重要である。
米国特許第4111909号明細書には、硬化時間を調節するために、ホスホネートをエポキシ化合物とジシアンジアミド硬化剤との混合物に添加することが記載されているが、しかし、ガラス転移温度への影響については、明らかではない。
エポキシ樹脂への添加は、たいていガラス転移温度を低下させる。
エポキシ化合物のエポキシ基と反応する反応性添加剤は、当該エポキシ基の数を減少させ、こうして僅かな架橋度を生じさせ、それによってガラス転移温度を低下させる。エポキシ化合物のエポキシ基と反応しない添加剤の添加は、たいてい可塑剤として網状組織に影響を及ぼす。この作用が大きければ大きいほど、生じるガラス転移温度は、ますます低くなる。ガラス転移温度の上昇は、さらなる後架橋によって達成されうる(Davis und Rawlins,2009 SAMPE Fall Technical Conference & Exhibition;Wichita,KS;Oct 19−22,2009)。かかる後架橋に対して公知の薬剤は、ブロック化されたイソシアネート誘導体、例えばウレトジオンまたはイソシアヌレートである。
同様に、エポキシ基またはアミノ基で官能化されているホスホネートをエポキシ樹脂に対するコモノマーとして使用することが記載されている(米国特許第6201074号明細書、米国特許第4632973号明細書)。しかし、前記コモノマーの存在下で硬化されるエポキシ樹脂は、たいてい長い硬化時間および熱処理時間にも拘わらず、通常、100〜135℃の比較的低いガラス転移温度を有する。さらに、前記コモノマーの費用の掛かる合成は、不利である。
同時にガラス転移温度の上昇を実現させうる、難燃剤としての、ホスホネートとのエポキシ樹脂混合物からなる硬化されたエポキシ樹脂が望ましい。
したがって、ホスホネートを含みかつ同時に比較的高いガラス転移温度を有しうるかまたは形成しうる、エポキシ樹脂配合物から硬化されたエポキシ樹脂を製造する方法を提供すること、ならびに相応するエポキシ樹脂配合物および相応する硬化されたエポキシ樹脂を提供することは、本発明の基礎となる課題と見なすことができる。
相応して、本発明は、1つ以上のエポキシ化合物、少なくとも1個の第一級アミノ基または少なくとも2個の第二級アミノ基を有する、1つ以上のアミノ硬化剤および式I
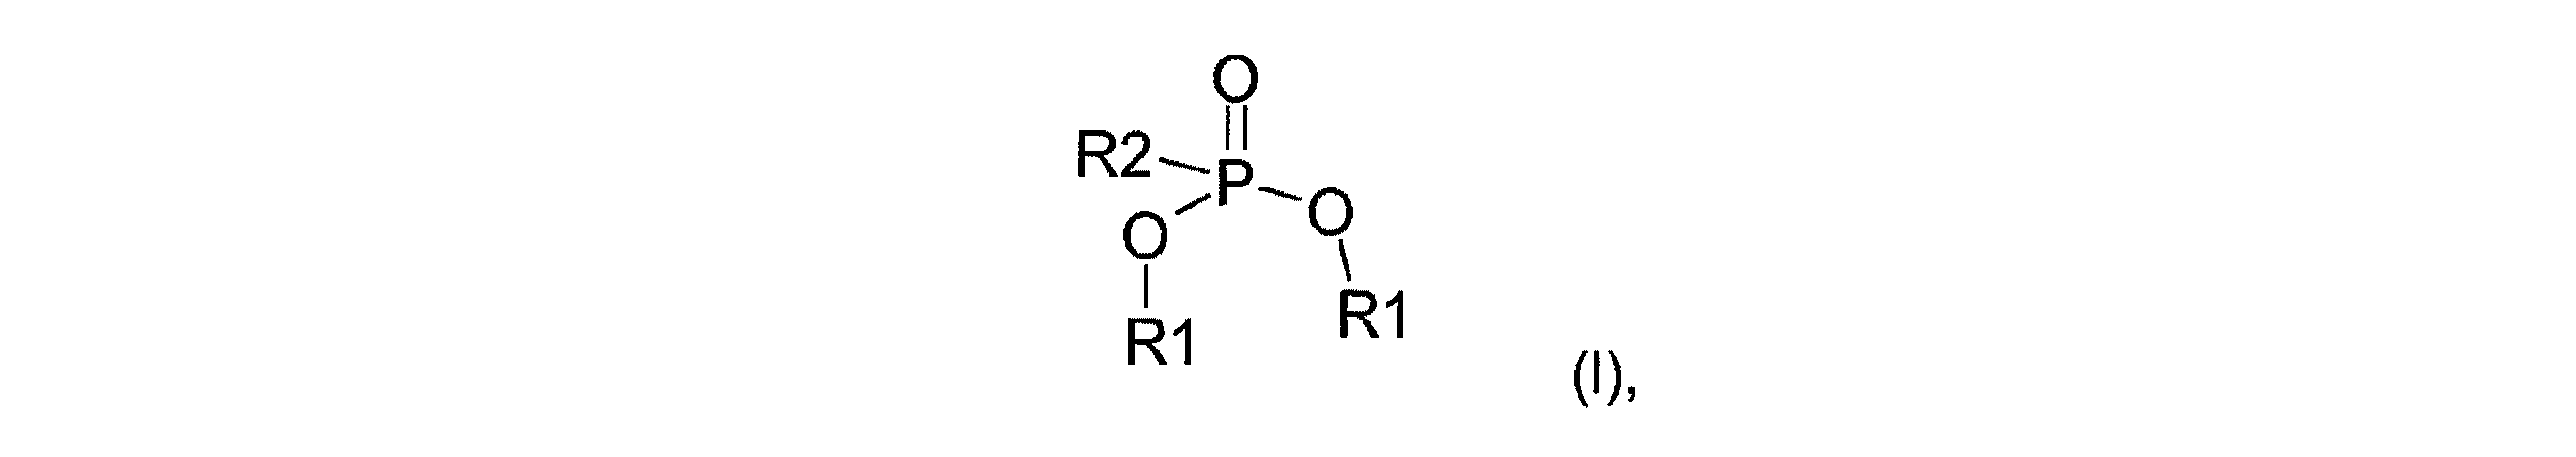
〔式中、R1は、互いに独立して、アルキル基またはアリール基、または置換されたアリール基、アルカリール基もしくはアルケニル基、特にアルキル基であり、
およびR2は、H原子または式−CH2−CH2−COOR3のプロピオン酸基である〕の1つ以上のホスホネートを含むエポキシ樹脂配合物(硬化可能な組成物)であって、その際に式Iのホスホネートの割合は、全組成物に対して、燐2.5質量%を上回らない、前記エポキシ樹脂配合物(硬化可能な組成物)に関する。
およびR2は、H原子または式−CH2−CH2−COOR3のプロピオン酸基である〕の1つ以上のホスホネートを含むエポキシ樹脂配合物(硬化可能な組成物)であって、その際に式Iのホスホネートの割合は、全組成物に対して、燐2.5質量%を上回らない、前記エポキシ樹脂配合物(硬化可能な組成物)に関する。
R1が互いに独立して、ヘテロ原子なしに、1〜5個のC原子、殊に1〜3個のC原子を有するアルキル基である式Iのホスホネートは、好ましい。1つの変法において、2個のR1基は、一緒になって1個の共通のアルキレン架橋基を形成し、その際に前記基は、有利に2〜10個のC原子、殊に2〜6個のC原子を有しかつヘテロ原子を有しない。R1が互いに独立して、ヘテロ原子なしに、1〜5個のC原子、殊に1〜3個のC原子を有するアルキル基であり、かつ2個のR1基が、共通のアルキレン架橋基を形成しない、式Iのホスホネートは、好ましい。
さらに、R2がH原子である式Iのホスホネートは、好ましい。
R1が互いに独立して、ヘテロ原子なしに、1〜5個のC原子、殊に1〜3個のC原子を有するアルキル基であり、かつR2基がH原子である、式Iのホスホネート、ならびに2個のR1が一緒になって、ヘテロ原子なしに2〜10個のC原子、殊に2〜6個のC原子を有する、1個のアルキレン架橋基を形成し、かつR2がH原子である、式Iのホスホネートは、特に好ましい。式Iの適したホスホネートは、例えばジメチルホスフィット(DMP、式II)、ジエチルホスフィット(DEP、式III)および5,5−ジメチル−[1,3,2]ジオキサホスフィナン−2−オキシド(DDPO,式IV)である。
式−CH2−CH2−COOR3のプロピオン酸基は、遊離酸として存在していてよい(R3=H原子)か、または一価アルコールまたは多価アルコール(R3(OH)n、但し、n=1〜4)でエステル化されていてよい。多価アルコールとのエステル化の場合には、式Iの幾つかのホスホネートは、前記アルコールを介してR2としてのプロピオン酸基と共有結合されていてよい。
かかるホスホネート化合物の例は、式Vを有するジメチルホスフィット−メチルアクリレート(DMPAc−M)、式VIを有するジメチルホスフィット−アクリレート−3−イソシアヌレート(DMPAc−3−I)および式VIIを有するジメチルホスフィット−アクリレート−4−ペンタエリトリット(DMPAc−4−P)である。
R2としてのプロピオン酸基またはプロピオン酸エステル基を有する式Iのホスホネートは、相応するアクリル酸またはアクリル酸エステルをR2としてのH原子を有する式Iのホスホネートとマイケル付加反応させることによって製造されうる。
本発明の範囲内のアルキル基は、1〜20個のC原子を有する。前記アルキル基は、直鎖状、分枝鎖状または環状であってよい。好ましくは、前記アルキル基は、ヘテロ原子を有する置換基を有しない。ヘテロ原子は、C原子およびH原子以外の全ての原子である。
本発明の範囲内のアリール基は、5〜20個のC原子を有する。好ましくは、前記アリール基は、ヘテロ原子を有する置換基を有しない。ヘテロ原子は、C原子およびH原子以外の全ての原子である。
硬化剤不含の予備配合物は、1つ以上のエポキシ化合物を含み、および式Iの1つ以上のホスホネートは、良好な貯蔵安定性を有する。さらに、前記アミノ硬化剤は、硬化工程前に予備配合物と接触させることができ、かつ混合することができる。
重付加反応に適したアミノ硬化剤は、少なくとも2個の第二級アミノ基または少なくとも1個の第一級アミノ基を有する。前記アミノ硬化剤のアミノ基と前記エポキシ化合物のエポキシ基との結合によって、アミノ硬化剤とエポキシ化合物とからなるオリゴマーが形成される。従って、アミノ硬化剤は、たいていエポキシ化合物に対して化学量論的割合で使用される。アミノ硬化剤が例えば2個の第一級アミノ基を有する、すなわち4個までのエポキシ基と結合しうる場合には、架橋された構造物が生じうる。
本発明による硬化可能な組成物のアミノ硬化剤は、少なくとも1個の第一級アミノ基または2個の第二級アミノ基を有する。少なくとも2個のエポキシ基を有するエポキシ化合物から出発して、少なくとも2個のアミノ官能基を有するアミノ化合物で重付加反応(鎖長延長)による硬化を行なうことができる。その際に、アミノ化合物の官能基は、当該アミノ化合物のNH結合数に相当する。従って、第一級アミノ基は、2の官能価を有し、他方、第二級アミノ基は、1の官能価を有する。前記アミノ硬化剤のアミノ基と前記エポキシ化合物のエポキシ基とを結合させることによって、アミノ硬化剤とエポキシ化合物とからなるオリゴマーが形成され、その際にエポキシ基は、反応され、遊離OH基になる。好ましくは、少なくとも3の官能価(例えば、少なくとも3個の第二級アミノ基または少なくとも1個の第一級アミノ基および1個の第二級アミノ基)を有するアミノ硬化剤、殊に2個の第一級アミノ基(4の官能価)を有するアミノ硬化剤が使用される。
好ましいアミノ硬化剤は、ジメチルジシカン(Dimethyldicycan)(DMDC)、ジシアンジアミド(DICY)、イソホロンジアミン(IPDA)、ジエチレントリアミン(DETA)、トリエチレンテトラミン(TETA)、ビス(p−アミノシクロヘキシル)メタン(PACM)、メチレンジアニリン(例えば、4,4’−メチレンジアニリン)、ポリエーテルアミンD230、ジアミノジフェニルメタン(DDM)、ジアミノジフェニルスルホン(DDS)、2,4−トルエンジアミン、2,6−トルエンジアミン、2,4−ジアミノ−1−メチルシクロヘキサン、2,6−ジアミノ−1−メチルシクロヘキサン、2,4−ジアミノ−3,5−ジエチルトルエンおよび2,6−ジアミノ−3,5−ジエチルトルエンならびにこれらの混合物である。本発明による硬化可能な組成物に対する特に好ましいアミノ硬化剤は、ジメチルジシカン(Dimethyldicycan)(DMDC)、ジシアンジアミド(DICY)、イソホロンジアミン(IPDA)およびメチレンジアニリン(例えば、4,4’−メチレンジアニリン)である。
特に、本発明による硬化可能な組成物の場合、エポキシ化合物およびアミノ硬化剤は、エポキシ官能基またはアミノ官能基に対してほぼ化学量論的割合で使用される。エポキシ基対アミノ官能基の特に適した比は、例えば1:0.8〜1:1.2である。
本発明による硬化可能な組成物に対する式Iのホスホネートの割合(P %:燐原子%、全組成物に対する燐の質量%)は、特に、P少なくとも0.1%である。かかる割合を下回ると、難燃剤およびガラス転移温度の本発明による改善は、少ない。好ましくは、本発明による組成物は、Pを少なくとも0.2%、特に有利にPを少なくとも0.5%含有する。好ましくは、本発明によれば、Pの割合は、2%を上回らず、好ましくは、Pの割合は、1.5%を上回らない。式Iのホスホネートの高すぎる割合は、架橋の場合に、硬化した材料の高められた脆化を生じさせうるか、または非架橋の場合には、例えば可塑剤が作用し、硬化した材料のガラス転移温度が再び減少しうる。
エポキシ化合物は、本発明によれば、エポキシ基を2〜10個、有利に2〜6個、特に有利に2〜4個、殊に2個有する。エポキシ基は、殊にグリシジルエーテル基であり、例えばこのグリシジルエーテル基は、アルコール基とエピクロロヒドリンとの反応の際に生じる。エポキシ化合物は、一般に、1000g/mol未満の平均分子量(Mn)を有する低分子化合物であるかまたは高分子化合物(ポリマー)である。かかるポリマーのエポキシ化合物は、有利に2〜25単位、特に有利に2〜10単位のオリゴマー化度を有する。脂肪族化合物、また脂環式化合物にかかわることであるか、または芳香族基を有する化合物にかかわることである。殊に、エポキシ化合物は、2個の芳香族または脂肪族の6個の環を有する化合物またはこれらのオリゴマーである。エピクロロヒドリンを少なくとも2個の反応性H原子を有する化合物、殊にポリオールと反応させることによって得られるエポキシ化合物は、工業的に重要である。エピクロロヒドリンを、少なくとも2個、特に2個のヒドロキシル基および2個の芳香族または脂肪族の6個の環を含む化合物と反応させることによって得られるエポキシ化合物は、特に重要である。この種の化合物として、殊にビスフェノールAおよびビスフェノールF、ならびに水素化ビスフェノールAおよび水素化ビスフェノールFが挙げられる。本発明によるエポキシ化合物として、通常、ビスフェノール−A−ジグリシジルエーテル(DGEBA)が使用される。また、適したエポキシ化合物は、本発明によれば、テトラグリシジル−メチレンジアニリン(TGMDA)およびトリグリシジルアミノフェノールまたはこれらの混合物である。エピクロロヒドリンと別のフェノール、例えばクレゾールまたはフェノールアルデヒド付加物、例えばフェノールホルムアルデヒド樹脂、殊にノボラックとの反応生成物もこれに該当する。エピクロロヒドリンに由来しないエポキシ化合物も適している。例えば、グリシジル(メタ)アクリレートとの反応によるエポキシ基を含むエポキシ化合物もこれに該当する。特に、本発明によれば、室温(25℃)で液状である、エポキシ化合物またはその混合物が使用される。
本発明による硬化可能な組成物は、室温(25℃)で液状の組成物ならびに室温(25℃)で固体の組成物を含む。所望の用途に相応して、前記組成物は、液状成分または固体成分を含むことができる。また、固体成分と液状成分との混合物は、例えば溶液または分散液として使用されてよい。粉末塗料としての用途には、例えば固体成分からなる混合物が利用される。液状成分からなる混合物は、殊に繊維強化された複合材料の製造に重要である。エポキシ樹脂の凝集体状態は、殊にオリゴマー化度によって調節されうる。好ましくは、前記の硬化可能な組成物は、液状である。
本発明による硬化可能な組成物は、硬化に対して促進剤を含むこともできる。適した硬化促進剤は、例えばイミダゾールまたはイミダゾール誘導体、または尿素誘導体(ウロン)、例えば1,1−ジメチル−3−フェニル尿素(フェヌロン)である。第三級アミン、例えばトリエタノールアミン、ベンジルジメチルアミン、2,4,6−トリス(ジメチルアミノメチル)フェノールおよびテトラメチルグアニジンを硬化促進剤として使用することも記載されている(米国特許第4948700号明細書)。周知のように、DICYでのエポキシ樹脂の硬化は、フェヌロンを添加することによって促進されうる。
本発明による硬化可能な組成物は、例えば、
DGEBA、DMDC、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
DGEBA、DICY、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
DGEBA、DICY、フェヌロン、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
DGEBA、IPDA、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
ならびに
RTM6(予め配合された樹脂硬化剤混合物)、および
DMP、DEP、DMPAc−M、DMPAc−4−PおよびDMPAc−3−Iからなる群から選択されたホスホネートを含む組合せである。相応する予備配合物は、例えば、DGEBA、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む、アミノ硬化剤不含の組合せ、
DGEBA、フェヌロン、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
トリグリシジルアミノフェノール、および
DMP、DEP、DMPAc−M、DMPAc−4−PおよびDMPAc−3−Iからなる群から選択されたホスホネートを含む組合せ、ならびに
テトラグリシジルメチレンジアニリン、および
DMP、DEP、DMPAc−M、DMPAc−4−PおよびDMPAc−3−Iからなる群から選択されたホスホネートを含む組合せである。
DGEBA、DMDC、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
DGEBA、DICY、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
DGEBA、DICY、フェヌロン、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
DGEBA、IPDA、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
ならびに
RTM6(予め配合された樹脂硬化剤混合物)、および
DMP、DEP、DMPAc−M、DMPAc−4−PおよびDMPAc−3−Iからなる群から選択されたホスホネートを含む組合せである。相応する予備配合物は、例えば、DGEBA、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む、アミノ硬化剤不含の組合せ、
DGEBA、フェヌロン、および
DMP、DEPおよびDDPOからなる群から選択されたホスホネートを含む組合せ、
トリグリシジルアミノフェノール、および
DMP、DEP、DMPAc−M、DMPAc−4−PおよびDMPAc−3−Iからなる群から選択されたホスホネートを含む組合せ、ならびに
テトラグリシジルメチレンジアニリン、および
DMP、DEP、DMPAc−M、DMPAc−4−PおよびDMPAc−3−Iからなる群から選択されたホスホネートを含む組合せである。
本発明による硬化可能な組成物の変形において、当該組成物は、式Iの本発明によるホスホネートの他に、さらなる燐化合物を含有しないか、または当該燐化合物をP最大0.5%の割合で、またはP最大0.1%の割合で含有する。
本発明による硬化可能な組成物の変形において、当該組成物は、本発明によるアミノ硬化剤の他に、さらなる硬化剤を含有しないか、または当該のさらなる硬化剤を最大1質量%の割合で含有する。
本発明のさらなる対象は、前記ホスホネート添加剤なしの相応するエポキシ樹脂と比較して、高められたガラス転移温度を有するかまたは熱的後処理によって形成される、ホスホネート添加剤を有する本発明による硬化可能な組成物から、硬化されたエポキシ樹脂を製造する方法である。本発明により得られる硬化されたエポキシ樹脂は、ホスホネート添加剤なしの相応する硬化されたエポキシ樹脂と比較して、高められたガラス転移温度を有するか、または本発明により得られる硬化されたエポキシ樹脂は、かかる高められたガラス転移温度を熱的後処理によって形成することができる。好ましくは、前記ガラス転移温度の上昇は、少なくとも10℃、殊に少なくとも20℃である。
比較的高いガラス転移温度を有するかまたは熱的後処理によって形成されうる、かかる硬化されたエポキシ樹脂を製造する、本発明による方法の場合、前記成分(エポキシ化合物、アミノ硬化剤、式Iのホスホネートおよび任意にさらなる成分、例えば促進剤)は、任意の順序で互いに接触かつ混合され、その後に硬化され、および特に、例えば硬化の範囲内または任意の後接続された熱処理の範囲内で熱的後処理に晒される。
前記硬化は、標準気圧で250℃未満の温度、殊に210℃未満の温度、特に185℃未満の温度で、とりわけ40〜210℃の温度範囲内、有利に40〜185℃の温度範囲内で、行なうことができる。
前記硬化は、通常、形状安定性が達成されるまで型内で行なわれ、被加工物は、当該型から取り出されうる。前記被加工物の内部応力を分解するための、および/または硬化されたエポキシ樹脂の架橋を完結させるための引続くプロセスは、熱処理と呼ばれる。また、原則的に、例えば架橋を完結させるために、熱処理プロセスを前記型からの被加工物の取出し前にも実施することは可能である。前記の熱処理プロセスは、通常、形状剛性の境界での温度で行なわれる(Menges et.al.,"Werkstoffkunde Kunststoffe"(2002),Hanser−Verlag,第5版,第136頁)。通常、120〜220℃の温度で、有利に150〜220℃の温度で熱処理される。通常、硬化された被加工物は、30〜240分間、熱処理条件に晒される。前記被加工物の寸法決定に依存して、より長い熱処理時間が適用されてもよい。
本発明による硬化されたエポキシ樹脂の熱的後処理は、高めたガラス転移温度の開発にとって基本的なことである。前記の熱的後処理は、特に、式Iのホスホネートの添加なしに、相応する硬化されたエポキシ樹脂のガラス転移温度を上回る温度で行なわれる。通常、前記の熱的後処理は、150〜250℃の温度で、殊に180〜220℃の温度で、特に190〜220℃の温度で30〜240分の時間に亘って行なわれる。前記の熱的後処理に最適な条件(温度および時間)は、エポキシ系の成分(樹脂、硬化剤および添加剤)ならびに被加工物の幾何学的形状に依存して個別的に異なる。後処理時間を延長すること、および/または後処理温度を上昇させることによって、硬化されたエポキシ樹脂のガラス転移温度は、最大にまで拡大されうる。後処理条件がさらに最大を超えた場合には、硬化されたエポキシ樹脂中で分解プロセスを生じることができ、その結果、ガラス転移温度の減少を生じうる。前記熱的後処理に最適な条件は、通常、それぞれのエポキシ系およびそれぞれの用途(例えば、被加工物)に対して一連の試験で究明される。特に、前記熱的後処理は、熱的後処理の開始時のガラス転移温度を20℃下回る温度ないし40℃上回る温度の範囲内、殊に10℃下回る温度ないし20℃上回る温度の範囲内の温度で行なわれる。好ましい変法において、熱的後処理は、ガラス転移温度の上昇を追う温度傾斜法の形で行なわれる。前記熱的後処理は、遅くとも最大のガラス転移温度が達成された場合に終結される。特に、前記熱的後処理は、本発明による硬化されたエポキシ樹脂が式Iのホスホネートの添加なしにそれ以外は同じ条件下で相応する硬化されたエポキシ樹脂と比較して、少なくとも10℃、殊に少なくとも20℃高められたガラス転移温度を構成するように実施される。前記熱的後処理は、本発明により高められたガラス転移温度の構成に対して硬化条件(温度および時間)が十分である場合に、既に硬化プロセス中で、すなわち例えば成形型内で行なうことができる。好ましくは、前記熱的後処理は、硬化部に後接続された熱処理部の形で、たいてい成形型の外側で行なわれる。前記熱的後処理が成形型の外側の熱処理部の範囲内で行なわれる場合には、特に、被加工物の形状剛性がそのまま維持される後処理条件を選択すべきである。実際に、熱的後処理によって、ホスホネートの本発明による添加剤なしのエポキシ系の場合も、ガラス転移温度は、後架橋によって、式Iのホスホネートの添加剤を有する、本発明による系の際に、ガラス転移温度の上昇が明らかに著しく顕著である程度に(完全に架橋されるまで)上昇されうる。
それとは別に、前記熱的後処理は、硬化されたエポキシ樹脂の製造の際には省略されてもよい。更に、前記の硬化されたエポキシ樹脂は、実際に最初、高められたガラス転移温度を有しないが、しかし、ガラス転移温度を上昇させるための潜在性を有する。さらに、元来のガラス転移温度を過ぎて徐々に温度が上昇する場合には、上記ガラス転移温度も上昇する。それによって、硬化されたエポキシ樹脂は、動的安定性のポテンシャルを示す。この場合、前記熱的後処理は、必要な場合には、使用の際に行なうことができるか、または硬化されたエポキシ樹脂もしくは相応する成形体の熱的負荷の下で行なうことができる。
かかる硬化されたエポキシ樹脂を製造する、本発明による方法の実施態様において、最初に硬化剤不含の予備配合物は、エポキシ化合物および式Iのホスホネートから製造される。そのうえ、この予備配合物は、良好な貯蔵安定性を有する。さらに、前記アミノ硬化剤は、硬化工程前に前記予備配合物と接触され、かつ混合される。
前記ガラス転移温度(Tg)は、例えばDIN EN ISO 6721の規格による動的機械分析(DMA)により測定されうるか、または例えばDIN 53765の規格による示差走査熱量計(DSC)で測定されうる。DMAの場合、矩形の試験体は、強制的周波数およびねじれへの所定の変形で負荷される。その際に、前記温度は、規定された傾斜で上昇され、貯蔵弾性率および損失弾性率が固定した時間間隔で記録される。前者は、粘弾性材料の剛性を表わす。後者は、前記材料において損失される作業に対する割合である。動的応力と動的変形との間の相移動は、相角度δによって示される。前記ガラス転移温度は、様々な方法によって測定されうる:tan δ曲線の最大として、損失弾性率の最大として、または貯蔵弾性率に対する正接法による(mittels Tangentenmethode am Speichermodul)。示差走査熱量計を用いるガラス転移温度を測定する場合、極めて少量の試料(約10mg)は、アルミニウム製るつぼ中で10K/分で加熱され、および参照るつぼに対する熱流が測定される。このサイクルは、3回繰り返される。前記ガラス転移は、2回目の測定と3回目の測定からの平均値として測定される。前記熱流曲線のTg段階の評価は、変曲点により測定されうるか、半分幅により測定されうるか、または中点温度の方法により測定されうる。
本発明のさらなる対象は、本発明による組成物からなる硬化されたエポキシ樹脂である。殊に、本発明の対象は、本発明による方法によって得られる、硬化されたエポキシ樹脂である。こうして得られる、硬化されたエポキシ樹脂は、ホスホネート添加剤なしの相応するエポキシ樹脂と比較して、改善された難燃化および高められたガラス転移温度(特に、少なくとも10℃だけ、殊に少なくとも20℃だけ高められたガラス転移温度)によって優れているか、或いは前記温度範囲における熱応力下でガラス転移温度に対する相応するポテンシャルによって熱的後処理なしに製造する際に、改善された難燃化および高められたガラス転移温度(特に、少なくとも10℃だけ、殊に少なくとも20℃だけ高められたガラス転移温度)によって優れている。
同時に、かかる硬化されたエポキシ樹脂は、熱的後処理後に、ホスホネート添加剤なしの相応する硬化されたエポキシ樹脂よりも高い架橋度も示す。
(エポキシ)樹脂の架橋度は、例えば、架橋の際に反応する化学基の信号の減少率を測定するフーリエ変換赤外分光分析法(FT−IR)により、定められうる。
本発明による硬化可能な組成物は、被覆剤または含浸剤として、接着剤として、成形体および複合材料の製造のために、または成形体を埋封、結合もしくは固定する注型材料として適している。被覆剤として、例えば塗料が挙げられる。殊に、本発明による硬化可能な組成物を用いて、耐引掻性の保護塗膜が、例えば金属、プラスチックまたは木材材料からなる任意の基体上に得られてよい。前記の硬化可能な組成物は、電子的用途における絶縁被覆として、例えばワイヤーおよびケーブルのための絶縁被覆として適している。フォトレジストを製造するための用途も挙げられる。前記の硬化可能な組成物は、殊に修復用塗料としても適しており、例えば管の解体なしの管の修復の場合(硬化インプレースパイプ(CIPP)リハビリテーション)にも適している。前記の硬化可能な組成物は、床のシーリングにも適している。
複合材料においては、様々な材料、例えばプラスチックおよび補強材料(例えば、ガラス繊維または炭素繊維)が互いに結合されている。
複合材料の製造法として、貯蔵後の予備含浸された繊維または織物(例えば、プリプレグ)の硬化、或いは押出、引抜成形、巻取りおよび注入法もしくは射出法、例えば真空補助樹脂注入成形(VARTM)、トランスファー成形(レジントランスファーモールディング、RTM)ならびに湿式加圧成形法、例えばBMC(バルクモールドコンプレッション:bulk mould compression)が挙げられる。
前記の硬化可能な組成物は、例えば予備含浸された繊維、例えば、プリプレグの製造および複合材料への当該プリプレグの後加工に適している。殊に、前記繊維は、本発明による組成物で含浸されてよく、その後により高い温度で硬化されてよい。含浸中および任意に引続く貯蔵中に、なお硬化は開始しないか、またはほんの僅かにのみ硬化が開始する。
したがって、本発明のさらなる対象は、本発明による硬化されたエポキシ樹脂からなる成形体、本発明による硬化されたエポキシ樹脂を含む複合材料、ならびに本発明による硬化可能な組成物で含浸されている繊維に関する。
また、本発明の対象は、硬化されたエポキシ樹脂に対してガラス転移温度を上昇させる、エポキシ化合物とアミノ硬化剤との混合物への添加剤としての、式Iの本発明によるホスホネートの使用である。
さらに、本発明を次の、制限のない実施例によって詳説する。
実施例1および比較例1
DGEBA(Leuna Harze GmbH社)およびジメチルジシカン(DMDC,BASF SE社)とDMP(Aldrich社)とからなる硬化されたエポキシ樹脂(実施例1)を次のように製造した:DGEBA209g、DMP21.3gおよびDMDC69.7gを室温で混合した(全混合物に対する燐含量:P2%)。比較例1として、DMPなしの相応する配合物を使用した。前記配合物を90℃で20分間、150℃で30分間および最終的に200℃で60分間硬化させた。引続き、この試料を215℃で100分間熱処理した。
DGEBA(Leuna Harze GmbH社)およびジメチルジシカン(DMDC,BASF SE社)とDMP(Aldrich社)とからなる硬化されたエポキシ樹脂(実施例1)を次のように製造した:DGEBA209g、DMP21.3gおよびDMDC69.7gを室温で混合した(全混合物に対する燐含量:P2%)。比較例1として、DMPなしの相応する配合物を使用した。前記配合物を90℃で20分間、150℃で30分間および最終的に200℃で60分間硬化させた。引続き、この試料を215℃で100分間熱処理した。
実施例2、3および比較例2
DGEBA、DICY(Alzchem Trostberg GmbH社)、Fenuron(Aldrich社)とDMPとからなる硬化されたエポキシ樹脂(実施例2)を次のように製造した:DGEBA258gおよびDMP21.3gを60℃で20分間混合し、引続きDICY15.5gおよびFenuron5.2gを添加し、およびさらに60℃で5分間混合した(燐含量P2%)。比較例2として、相応する配合物を使用したが、DMPなしに使用した。DGEBA、DICYおよびFenuronとDMPAc−3−Iとからなる硬化されたエポキシ樹脂を相応して製造したが、しかし、DGEBA184.6g、DICY11gおよびFenuron3.7gおよびDMPAc−3−I 50.7gを用いて製造した(燐含量2.5%)。前記配合物を硬化のために90℃から毎分2℃ずつ110℃へ昇温させ、次に130℃で1時間および160℃で2時間加熱し、引続き200℃で1時間熱処理した。
DGEBA、DICY(Alzchem Trostberg GmbH社)、Fenuron(Aldrich社)とDMPとからなる硬化されたエポキシ樹脂(実施例2)を次のように製造した:DGEBA258gおよびDMP21.3gを60℃で20分間混合し、引続きDICY15.5gおよびFenuron5.2gを添加し、およびさらに60℃で5分間混合した(燐含量P2%)。比較例2として、相応する配合物を使用したが、DMPなしに使用した。DGEBA、DICYおよびFenuronとDMPAc−3−Iとからなる硬化されたエポキシ樹脂を相応して製造したが、しかし、DGEBA184.6g、DICY11gおよびFenuron3.7gおよびDMPAc−3−I 50.7gを用いて製造した(燐含量2.5%)。前記配合物を硬化のために90℃から毎分2℃ずつ110℃へ昇温させ、次に130℃で1時間および160℃で2時間加熱し、引続き200℃で1時間熱処理した。
実施例3a
DMPAc−3−Iをトリエチルアクリラトイソシアヌレートおよびジメチルホスフィットから製造した。トリエチルアクリラトイソシアヌレート250.0g(0.59モル)(TEAI)、ジメチルホスフィット259.9g(2.362モル、4当量)(DMP)ならびに1,5,7−トリアカビシクロ[4.4.0]デセ−5−エン2.2g(0.016モル)(TBD)を、還流冷却器、アルゴン導入管および電磁攪拌機を備えた、1000mlの丸底フラスコ中で50℃へ昇温させた。2時間間隔で3回それぞれさらにTBD2.0gを添加し、この反応混合物を50℃で一晩中、攪拌した。この生成物を引続き80℃で8時間、高圧真空中で乾燥させた。
DMPAc−3−Iをトリエチルアクリラトイソシアヌレートおよびジメチルホスフィットから製造した。トリエチルアクリラトイソシアヌレート250.0g(0.59モル)(TEAI)、ジメチルホスフィット259.9g(2.362モル、4当量)(DMP)ならびに1,5,7−トリアカビシクロ[4.4.0]デセ−5−エン2.2g(0.016モル)(TBD)を、還流冷却器、アルゴン導入管および電磁攪拌機を備えた、1000mlの丸底フラスコ中で50℃へ昇温させた。2時間間隔で3回それぞれさらにTBD2.0gを添加し、この反応混合物を50℃で一晩中、攪拌した。この生成物を引続き80℃で8時間、高圧真空中で乾燥させた。
実施例4〜6および比較例3
RTM6とDMPAc−M(実施例4)、またはRTM6とDMPAc−4−P(実施例5)、またはRTM6とDMPAc−3−I(実施例6)を次のように製造した:RTM6 100g(Hexcel社)とDMPAc−M6.76g、またはRTM6 100g(Hexcel社)とDMPAc−4−P6.84g、またはRTM6 100g(Hexcel社)とDMPAc−3−I 8.83gを、60℃で混合した(燐含量それぞれP1%)。比較例3として、RTM6 100gをホスホネートの添加なしに使用した。前記配合物を硬化のために毎分4℃ずつ室温から180℃へ昇温させ、その際に保持段階を100℃(10分間)、120℃(10分間)および180℃(150分間)で維持した。引続き、前記試料を215℃で100分間、熱処理した。
RTM6とDMPAc−M(実施例4)、またはRTM6とDMPAc−4−P(実施例5)、またはRTM6とDMPAc−3−I(実施例6)を次のように製造した:RTM6 100g(Hexcel社)とDMPAc−M6.76g、またはRTM6 100g(Hexcel社)とDMPAc−4−P6.84g、またはRTM6 100g(Hexcel社)とDMPAc−3−I 8.83gを、60℃で混合した(燐含量それぞれP1%)。比較例3として、RTM6 100gをホスホネートの添加なしに使用した。前記配合物を硬化のために毎分4℃ずつ室温から180℃へ昇温させ、その際に保持段階を100℃(10分間)、120℃(10分間)および180℃(150分間)で維持した。引続き、前記試料を215℃で100分間、熱処理した。
実施例4a
DMPAc−Mをメチルアクリレートおよびジメチルホスフィットから製造した。メチルアクリレート20.0g(0.23モル、21.0ml)、ジメチルホスフィット25.6g(0.23モル、21.3ml)(DMP)ならびに1,5,7−トリアカビシクロ[4.4.0]デセ−5−エン650mg(4.6ミリモル、0.02当量)(TBD)を、還流冷却器、アルゴン導入管および電磁攪拌機を備えた、100mlの丸底フラスコ中で3日間50℃へ昇温させた。粗製生成物を、10〜3ミリバールおよび82℃での真空蒸留によって、34.8g(76%)の収量で無色の低粘度の液体として単離した。
DMPAc−Mをメチルアクリレートおよびジメチルホスフィットから製造した。メチルアクリレート20.0g(0.23モル、21.0ml)、ジメチルホスフィット25.6g(0.23モル、21.3ml)(DMP)ならびに1,5,7−トリアカビシクロ[4.4.0]デセ−5−エン650mg(4.6ミリモル、0.02当量)(TBD)を、還流冷却器、アルゴン導入管および電磁攪拌機を備えた、100mlの丸底フラスコ中で3日間50℃へ昇温させた。粗製生成物を、10〜3ミリバールおよび82℃での真空蒸留によって、34.8g(76%)の収量で無色の低粘度の液体として単離した。
実施例5a
DMPAc−4−Pをペンタエリトリトールテトラアクリレートおよびジメチルホスフィットから製造した。ペンタエリトリトールテトラアクリレート20.0g(0.057モル)(PETA)、ジメチルホスフィット31.23g(0.284モル、5当量)(DMP)ならびに1,5,7−トリアザビシクロ[4.4.0]デセ−5−エン0.39g(2.9ミリモル)(TBD)を、還流冷却器、アルゴン導入管および電磁攪拌機を備えた、250mlの丸底フラスコ中で50℃へ昇温させた。2時間間隔で3回それぞれさらにTBD0.39gを添加し、この反応混合物を50℃で一晩中、攪拌した。この生成物を引続き80℃で8時間、高圧真空中で乾燥させた。
DMPAc−4−Pをペンタエリトリトールテトラアクリレートおよびジメチルホスフィットから製造した。ペンタエリトリトールテトラアクリレート20.0g(0.057モル)(PETA)、ジメチルホスフィット31.23g(0.284モル、5当量)(DMP)ならびに1,5,7−トリアザビシクロ[4.4.0]デセ−5−エン0.39g(2.9ミリモル)(TBD)を、還流冷却器、アルゴン導入管および電磁攪拌機を備えた、250mlの丸底フラスコ中で50℃へ昇温させた。2時間間隔で3回それぞれさらにTBD0.39gを添加し、この反応混合物を50℃で一晩中、攪拌した。この生成物を引続き80℃で8時間、高圧真空中で乾燥させた。
実施例7
DGEBA、DMDCおよびDMPからなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、しかし、DGEBA205g、DMDC68.3gおよびDMP26.6gを用いて製造した(燐含量P2.5%)。
DGEBA、DMDCおよびDMPからなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、しかし、DGEBA205g、DMDC68.3gおよびDMP26.6gを用いて製造した(燐含量P2.5%)。
実施例8および9、および比較例4
DGEBAおよびDMDCとDMPではなくてDEPとからなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、DGEBA204.9g、DEP26.8gおよびDMDC68.3gを用いて製造する(燐含量P2.0%、実施例8)か、またはDGEBA204.9g、DEP6.7gおよびDMDC68.3gを用いて製造する(燐含量P0.5%、実施例9)か、またはDGEBA204.9g、DEP40.1gおよびDMDC68.3gを用いて製造した(燐含量P3.0%、比較例4)。
DGEBAおよびDMDCとDMPではなくてDEPとからなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、DGEBA204.9g、DEP26.8gおよびDMDC68.3gを用いて製造する(燐含量P2.0%、実施例8)か、またはDGEBA204.9g、DEP6.7gおよびDMDC68.3gを用いて製造する(燐含量P0.5%、実施例9)か、またはDGEBA204.9g、DEP40.1gおよびDMDC68.3gを用いて製造した(燐含量P3.0%、比較例4)。
実施例10
DGEBAおよびDMDCとDMPではなくてDMPAc−4−Pとからなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、DGEBA204.9g、DMDC68.3gおよびDMPAc−4−P40.1gを用いて製造した(燐含量2.0%)。
DGEBAおよびDMDCとDMPではなくてDMPAc−4−Pとからなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、DGEBA204.9g、DMDC68.3gおよびDMPAc−4−P40.1gを用いて製造した(燐含量2.0%)。
比較例5
DGEBA、DMDCおよびジメチルメチルホスホネート(DMMP、Aldrich社)からなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、DGEBA207g、DMDC69gおよびDMMP24gを用いて製造した(燐含量:2.0%)。
DGEBA、DMDCおよびジメチルメチルホスホネート(DMMP、Aldrich社)からなる硬化されたエポキシ樹脂を実施例1の記載と同様に製造したが、DGEBA207g、DMDC69gおよびDMMP24gを用いて製造した(燐含量:2.0%)。
比較例6および7
DGEBAおよびメチルヘキシルヒドロフタル酸無水物(MHHPSA、アミノ基なしの無水物硬化剤;Duroplast−Chemie社)とDMPとからなる硬化されたエポキシ樹脂(比較例6)を次のように製造した:DGEBA182g、DMP27gおよびMHHPSA168gを室温で20分間混合した。その後に、触媒としての1−エチル−3−メチルイミダゾリウムジエチルホスフェート3.5g(BASF SE社)を添加し、およびさらに5分間混合した(燐含量:P2.0%)。同様に、相応する組成物を製造したが、しかし、DMPなしに製造した(比較例7)。前記配合物を100℃で3時間、硬化させた。引続き、前記試料を200℃で1時間熱処理した。
DGEBAおよびメチルヘキシルヒドロフタル酸無水物(MHHPSA、アミノ基なしの無水物硬化剤;Duroplast−Chemie社)とDMPとからなる硬化されたエポキシ樹脂(比較例6)を次のように製造した:DGEBA182g、DMP27gおよびMHHPSA168gを室温で20分間混合した。その後に、触媒としての1−エチル−3−メチルイミダゾリウムジエチルホスフェート3.5g(BASF SE社)を添加し、およびさらに5分間混合した(燐含量:P2.0%)。同様に、相応する組成物を製造したが、しかし、DMPなしに製造した(比較例7)。前記配合物を100℃で3時間、硬化させた。引続き、前記試料を200℃で1時間熱処理した。
実施例11〜14、および比較例8および9
実施例11〜14、および比較例8および9は、実施例1、3、7、9、および比較例4および1に(この順序で)相応するが、しかし、熱処理工程は、実施しない。
実施例11〜14、および比較例8および9は、実施例1、3、7、9、および比較例4および1に(この順序で)相応するが、しかし、熱処理工程は、実施しない。
実施例15
実施例1〜14の樹脂試料のガラス転移温度Tgおよび比較例1〜9の樹脂試料のガラス転移温度Tgを、動的機械分析(DMA)により測定した(ARES RDA III、Rheometrics Scientific社)。その際に、矩形の試験体は、強制的周波数およびねじれへの所定の変形で負荷され(DIN EN ISO 6721)、前記温度は、規定された傾斜で上昇され、貯蔵弾性率および損失弾性率が固定した時間間隔で記録される。前者は、粘弾性材料の剛性を表わす。後者は、前記材料において損失される作業に対する割合である。動的応力と動的変形との間の相移動は、相角度δによって示される。前記ガラス転移温度Tgは、tan δ曲線の最大として測定された。結果は、第1表中および第2表中にまとめられている。
実施例1〜14の樹脂試料のガラス転移温度Tgおよび比較例1〜9の樹脂試料のガラス転移温度Tgを、動的機械分析(DMA)により測定した(ARES RDA III、Rheometrics Scientific社)。その際に、矩形の試験体は、強制的周波数およびねじれへの所定の変形で負荷され(DIN EN ISO 6721)、前記温度は、規定された傾斜で上昇され、貯蔵弾性率および損失弾性率が固定した時間間隔で記録される。前者は、粘弾性材料の剛性を表わす。後者は、前記材料において損失される作業に対する割合である。動的応力と動的変形との間の相移動は、相角度δによって示される。前記ガラス転移温度Tgは、tan δ曲線の最大として測定された。結果は、第1表中および第2表中にまとめられている。
実施例15:
実施例1、7と比較例1ならびに実施例4〜6と比較例3のホスホネート含有樹脂試料の難燃作用を、Underwriters Laboratories社のUL−94試験規定(I EC 60707、60695−11−10および60695−11−20、およびISO 9772および9773に従った試験規定と一致した)に従って、垂直な燃焼に対して試験した。前記樹脂試料の燃焼挙動に相応して、当該樹脂試料は、UL−94の燃焼性クラスV−0、V−1またはV−2に分類され、その際にV−0は、最高の難燃性クラスを表わす。結果は、第3表中にまとめられている。n.r.の記載は、前記の燃焼性クラスに分類されえないこと、すなわち難燃性がより劣悪であることを意味する。
実施例1、7と比較例1ならびに実施例4〜6と比較例3のホスホネート含有樹脂試料の難燃作用を、Underwriters Laboratories社のUL−94試験規定(I EC 60707、60695−11−10および60695−11−20、およびISO 9772および9773に従った試験規定と一致した)に従って、垂直な燃焼に対して試験した。前記樹脂試料の燃焼挙動に相応して、当該樹脂試料は、UL−94の燃焼性クラスV−0、V−1またはV−2に分類され、その際にV−0は、最高の難燃性クラスを表わす。結果は、第3表中にまとめられている。n.r.の記載は、前記の燃焼性クラスに分類されえないこと、すなわち難燃性がより劣悪であることを意味する。
実施例16:
DGEBAとDEPとからなる予備配合物(Hausschild & Co.KG社のSpeedmixerTMDAC 150 FVZ中で混合した、DGEBA273gおよびDEP36g)の室温での貯蔵安定性を試験した。150日後であっても、前記混合物は、変わらずに澄明な液体であった。また、前記混合直後と150日後の前記混合物のNMR試験は、測定可能な差異をもたらさなかった。
DGEBAとDEPとからなる予備配合物(Hausschild & Co.KG社のSpeedmixerTMDAC 150 FVZ中で混合した、DGEBA273gおよびDEP36g)の室温での貯蔵安定性を試験した。150日後であっても、前記混合物は、変わらずに澄明な液体であった。また、前記混合直後と150日後の前記混合物のNMR試験は、測定可能な差異をもたらさなかった。
Claims (14)
- 2〜10個のエポキシ基を有する1つ以上のエポキシ化合物、少なくとも1個の第一級アミノ基または少なくとも2個の第二級アミノ基を有する、1つ以上のアミノ硬化剤および式I
R2は、H原子または式−CH2−CH2−COOR3のプロピオン酸基であり、および式−CH2−CH2−COOR3のプロピオン酸基は、R3としてのH原子を有する遊離酸として存在するか、または一価アルコールないし四価アルコールR3(OH)n、但し、n=1〜4、でエステル化されている〕の1つ以上のホスホネートを含む硬化可能な組成物であって、
式Iのホスホネートの割合が、全組成物に対して、燐2.5質量%を上回らない、前記の硬化可能な組成物。 - 式Iの複数の基R1が、互いに独立して、ヘテロ原子なしに、1〜5個のC原子を有するアルキル基であるか、または式Iの複数の基R1が、一緒になって、ヘテロ原子なしに2〜10個のC原子を有する、1個の共通のアルキレン架橋基を形成する、請求項1記載の硬化可能な組成物。
- 式Iの複数の基R1が、互いに独立して、ヘテロ原子なしに、1〜3個のC原子を有するアルキル基であるか、または式Iの複数の基R1が、一緒になって、ヘテロ原子なしに2〜6個のC原子を有する、1個の共通のアルキレン架橋基を形成する、請求項1記載の硬化可能な組成物。
- 式Iの複数の基R1が、互いに独立して、ヘテロ原子なしに、1〜3個のC原子を有するアルキル基である、請求項1記載の硬化可能な組成物。
- 式Iの基R2がH原子である、請求項1から4までのいずれか1項に記載の硬化可能な組成物。
- 式Iの基R2が、式−CH2−CH2−COOR3のプロピオン酸基であり、このプロピオン酸基が、一価アルコールないし四価アルコールR3(OH)n、但し、n=1〜4、でエステル化されている、請求項1から4までのいずれか1項に記載の硬化可能な組成物。
- 式Iのホスホネートの割合が全組成物に対して燐少なくとも0.1質量%に相当する、請求項1から6までのいずれか1項に記載の硬化可能な組成物。
- 硬化されたエポキシ樹脂を製造する方法であって、請求項1から7までのいずれか1項に記載の硬化可能な組成物を硬化させることを特徴とする、前記方法。
- 硬化が40〜210℃の温度で行なわれる、請求項8記載の硬化されたエポキシ樹脂の製造法。
- 前記の硬化可能な組成物が硬化中または硬化後に熱的後処理に晒される、請求項8または9記載の硬化されたエポキシ樹脂の製造法。
- 前記熱的後処理が150〜250℃の温度で行なわれる、請求項10記載の硬化されたエポキシ樹脂の製造法。
- 請求項1から7までのいずれか1項に記載の硬化可能な組成物を硬化させることによって製造しうる硬化されたエポキシ樹脂。
- 請求項12記載の硬化されたエポキシ樹脂からなる成形体。
- 硬化されたエポキシ樹脂に対してガラス転移温度を上昇させる、エポキシ化合物とアミノ硬化剤との混合物への添加剤としての、請求項1から6までのいずれか1項に規定された式Iのホスホネートの使用。
Applications Claiming Priority (3)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP11169231.5 | 2011-06-09 | ||
| EP11169231 | 2011-06-09 | ||
| PCT/EP2012/060474 WO2012168174A1 (de) | 2011-06-09 | 2012-06-04 | Herstellung von gehärteten epoxidharzen mit flammhemmenden phosphonaten |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2014516111A true JP2014516111A (ja) | 2014-07-07 |
Family
ID=44903504
Family Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2014514014A Pending JP2014516111A (ja) | 2011-06-09 | 2012-06-04 | 難燃性ホスホネートを有する硬化されたエポキシ樹脂の製造 |
Country Status (5)
| Country | Link |
|---|---|
| EP (1) | EP2718399B1 (ja) |
| JP (1) | JP2014516111A (ja) |
| KR (1) | KR20140041684A (ja) |
| CN (1) | CN103619994B (ja) |
| WO (1) | WO2012168174A1 (ja) |
Families Citing this family (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US9193862B2 (en) | 2012-02-22 | 2015-11-24 | Basf Se | Blends for composite materials |
| WO2014206487A1 (en) * | 2013-06-28 | 2014-12-31 | Fundacion Imdea Materiales | A halogen free flame retardant epoxy resin composition |
| CN106164082B (zh) * | 2014-04-01 | 2020-05-19 | Icl-Ip美国有限公司 | 制备环状膦酸酯的方法、由所述方法制备的环状膦酸酯和包含所述环状膦酸酯的工业制品 |
| CN111777640B (zh) * | 2020-07-22 | 2023-05-16 | 武汉理工大学 | 一种含磷氮元素的液态丙烯酸酯单体及其阻燃乙烯基酯树脂、制备方法 |
Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2754320A (en) * | 1948-06-24 | 1956-07-10 | Union Carbide & Carbon Corp | Production of diesterified phosphono derivatives of monofunctional compounds |
| US4111909A (en) * | 1977-04-11 | 1978-09-05 | Celanese Polymer Specialties Company | Controlled reactivity epoxy resin compositions |
| JPH01188571A (ja) * | 1988-01-22 | 1989-07-27 | Nissan Motor Co Ltd | 下塗兼用上塗塗料組成物 |
| JPH0812858A (ja) * | 1994-06-28 | 1996-01-16 | Matsushita Electric Works Ltd | エポキシ樹脂組成物、このエポキシ樹脂組成物を用いたプリプレグ、及びこのプリプレグを用いた積層板 |
| JPH0892266A (ja) * | 1994-07-29 | 1996-04-09 | Pfersee Chem Gmbh | ホスホノカルボン酸誘導体のジエステルの製造方法 |
Family Cites Families (13)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| BE620538A (ja) | 1961-07-24 | |||
| US3349150A (en) | 1962-08-03 | 1967-10-24 | Carlisle Chemical Works | Polyether diphosphonates |
| US3372298A (en) | 1966-05-31 | 1968-03-05 | Texas Instruments Inc | Color display system |
| US3721523A (en) | 1966-06-24 | 1973-03-20 | Stevens & Co Inc J P | Modification of reactive hydrogen containing polymers with amino epoxy phosphonates |
| US3636061A (en) | 1969-11-21 | 1972-01-18 | Olin Corp | Forming apparatus for hydraulic press |
| US3998789A (en) | 1973-09-11 | 1976-12-21 | Sumitomo Bakelite Company, Limited | Flame resistant thermosetting resin composition and method for preparing same |
| US4053450A (en) | 1974-10-01 | 1977-10-11 | Hooker Chemicals & Plastics Corporation | Dialkyl alkyl and cyclic phosphoramidomethyl phosphonates |
| US4632973A (en) | 1985-10-18 | 1986-12-30 | The Dow Chemical Company | Method of improving flame resistance of epoxy resins and resulting compositions |
| JPH0823694B2 (ja) | 1988-08-04 | 1996-03-06 | 富士写真フイルム株式会社 | 液状感光性樹脂組成物 |
| DE19613066C2 (de) | 1996-04-01 | 1998-09-10 | Clariant Gmbh | Verfahren zur Herstellung phosphormodifizierter Epoxidharze |
| WO1998007731A1 (en) | 1996-08-23 | 1998-02-26 | Akzo Nobel N.V. | Adduct of an epoxy compound and cyclic phosphite |
| TW335405B (en) * | 1996-08-23 | 1998-07-01 | Akzo Nobel Nv | Adduct of an epoxy compound and cyclic phosphite |
| US6201074B1 (en) | 1996-09-26 | 2001-03-13 | Siemens Aktiengesellschaft | Mixture of epoxy resin, epoxide group-containing P compound, P-modified epoxy resin and polyamine |
-
2012
- 2012-06-04 KR KR1020147000258A patent/KR20140041684A/ko not_active Withdrawn
- 2012-06-04 JP JP2014514014A patent/JP2014516111A/ja active Pending
- 2012-06-04 CN CN201280027754.5A patent/CN103619994B/zh not_active Expired - Fee Related
- 2012-06-04 WO PCT/EP2012/060474 patent/WO2012168174A1/de not_active Ceased
- 2012-06-04 EP EP12726410.9A patent/EP2718399B1/de not_active Not-in-force
Patent Citations (5)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| US2754320A (en) * | 1948-06-24 | 1956-07-10 | Union Carbide & Carbon Corp | Production of diesterified phosphono derivatives of monofunctional compounds |
| US4111909A (en) * | 1977-04-11 | 1978-09-05 | Celanese Polymer Specialties Company | Controlled reactivity epoxy resin compositions |
| JPH01188571A (ja) * | 1988-01-22 | 1989-07-27 | Nissan Motor Co Ltd | 下塗兼用上塗塗料組成物 |
| JPH0812858A (ja) * | 1994-06-28 | 1996-01-16 | Matsushita Electric Works Ltd | エポキシ樹脂組成物、このエポキシ樹脂組成物を用いたプリプレグ、及びこのプリプレグを用いた積層板 |
| JPH0892266A (ja) * | 1994-07-29 | 1996-04-09 | Pfersee Chem Gmbh | ホスホノカルボン酸誘導体のジエステルの製造方法 |
Also Published As
| Publication number | Publication date |
|---|---|
| KR20140041684A (ko) | 2014-04-04 |
| WO2012168174A1 (de) | 2012-12-13 |
| CN103619994A (zh) | 2014-03-05 |
| CN103619994B (zh) | 2016-09-07 |
| EP2718399A1 (de) | 2014-04-16 |
| EP2718399B1 (de) | 2016-08-10 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| TWI502008B (zh) | 環狀碳酸酯於環氧樹脂組合物中之用途 | |
| KR101438867B1 (ko) | 에폭사이드 경화용 촉매 | |
| RU2647850C2 (ru) | Полимерная композиция и композиционная структура, включающая смолу | |
| Luo et al. | Highly effective flame retardancy of a novel DPPA-based curing agent for DGEBA epoxy resin | |
| CN101597307B (zh) | 一种可紫外光固化含磷氮无卤阻燃剂及其制备方法 | |
| JP6680523B2 (ja) | 粉体塗料 | |
| CN101679607B (zh) | 用于固化环氧化物的催化剂 | |
| Naiker et al. | Synthesis of high‐performance bio‐based benzoxazine for flame retardant application | |
| Sheth et al. | Isosorbide-derived boron-and phosphorus-containing precursors for flame-retardant epoxy coating | |
| JP5876414B2 (ja) | 潜在性硬化剤組成物及び一液硬化性エポキシ樹脂組成物 | |
| CN103547586A (zh) | 用于制备无卤素的阻燃聚合物的含磷的化合物 | |
| CN103619994B (zh) | 具有阻燃膦酸酯的硬化环氧树脂的制备 | |
| US4111909A (en) | Controlled reactivity epoxy resin compositions | |
| CN111511809B (zh) | 固化剂组合物和包含固化剂组合物的树脂组合物 | |
| AU2017262682B2 (en) | Benzothiazoles as latent catalysts for benzoxazine resins | |
| US20130143984A1 (en) | Production of cured epoxy resins with flame-retardant phosphonates | |
| CA2721822C (en) | Continuous process for producing a reactive polymer | |
| CN116057043B (zh) | 脲衍生物及其作为树脂体系的固化剂和固化促进剂的用途 | |
| KR102223386B1 (ko) | 인계 폴리올을 포함하는 에폭시 수지 조성물, 일액형 에폭시 구조용 접착제 및 그의 제조방법 | |
| CN109836615B (zh) | 双环氧官能漆酚基含磷阻燃剂及其制备方法和应用 | |
| CN109897217B (zh) | 双羧基官能漆酚基含磷阻燃剂及其制备方法和应用 | |
| Peng et al. | Synthesis and characterization of a new phosphorus-containing curing agent PPDTA | |
| GB2628339A (en) | Use of hydroxy substituted urones as cure accelerators | |
| JP2024033232A (ja) | 変性グリシジルアミン型エポキシ樹脂、その製造方法、硬化性樹脂組成物及び硬化物 | |
| JP6175502B2 (ja) | ベンゾキサジン含有難燃性組成物 |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A621 | Written request for application examination |
Free format text: JAPANESE INTERMEDIATE CODE: A621 Effective date: 20150601 |
|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20160108 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20160118 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20161212 |