JP2016164143A - Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 - Google Patents
Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 Download PDFInfo
- Publication number
- JP2016164143A JP2016164143A JP2016021576A JP2016021576A JP2016164143A JP 2016164143 A JP2016164143 A JP 2016164143A JP 2016021576 A JP2016021576 A JP 2016021576A JP 2016021576 A JP2016021576 A JP 2016021576A JP 2016164143 A JP2016164143 A JP 2016164143A
- Authority
- JP
- Japan
- Prior art keywords
- oxo
- formula
- mixture
- compound
- acid
- Prior art date
- Legal status (The legal status is an assumption and is not a legal conclusion. Google has not performed a legal analysis and makes no representation as to the accuracy of the status listed.)
- Pending
Links
- 0 C*(CCCCC=C)C([C@](C[C@](C1)OC)[C@@]1C(O*)=O)=O Chemical compound C*(CCCCC=C)C([C@](C[C@](C1)OC)[C@@]1C(O*)=O)=O 0.000 description 3
- FMAQFVKURVXJJC-WRVKLSGPSA-N COC(C(CC(C1)O2)[C@H]1C2=O)=O Chemical compound COC(C(CC(C1)O2)[C@H]1C2=O)=O FMAQFVKURVXJJC-WRVKLSGPSA-N 0.000 description 1
- BYVRKBQKBVDQAN-SOUVJXGZSA-N COC([C@H](C1)[C@H](COCOCc2ccccc2)C[C@@H]1O)=O Chemical compound COC([C@H](C1)[C@H](COCOCc2ccccc2)C[C@@H]1O)=O BYVRKBQKBVDQAN-SOUVJXGZSA-N 0.000 description 1
- DAYXXTHKMPMCJZ-IJLUTSLNSA-N COC([C@H](C[C@@H](C1)OC(c2ccccc2)=O)[C@@H]1C(O)=O)=O Chemical compound COC([C@H](C[C@@H](C1)OC(c2ccccc2)=O)[C@@H]1C(O)=O)=O DAYXXTHKMPMCJZ-IJLUTSLNSA-N 0.000 description 1
Classifications
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C201/00—Preparation of esters of nitric or nitrous acid or of compounds containing nitro or nitroso groups bound to a carbon skeleton
- C07C201/06—Preparation of nitro compounds
- C07C201/12—Preparation of nitro compounds by reactions not involving the formation of nitro groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C205/00—Compounds containing nitro groups bound to a carbon skeleton
- C07C205/49—Compounds containing nitro groups bound to a carbon skeleton the carbon skeleton being further substituted by carboxyl groups
- C07C205/57—Compounds containing nitro groups bound to a carbon skeleton the carbon skeleton being further substituted by carboxyl groups having nitro groups and carboxyl groups bound to carbon atoms of six-membered aromatic rings of the carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C215/00—Compounds containing amino and hydroxy groups bound to the same carbon skeleton
- C07C215/02—Compounds containing amino and hydroxy groups bound to the same carbon skeleton having hydroxy groups and amino groups bound to acyclic carbon atoms of the same carbon skeleton
- C07C215/04—Compounds containing amino and hydroxy groups bound to the same carbon skeleton having hydroxy groups and amino groups bound to acyclic carbon atoms of the same carbon skeleton the carbon skeleton being saturated
- C07C215/20—Compounds containing amino and hydroxy groups bound to the same carbon skeleton having hydroxy groups and amino groups bound to acyclic carbon atoms of the same carbon skeleton the carbon skeleton being saturated the carbon skeleton being saturated and containing rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C215/00—Compounds containing amino and hydroxy groups bound to the same carbon skeleton
- C07C215/02—Compounds containing amino and hydroxy groups bound to the same carbon skeleton having hydroxy groups and amino groups bound to acyclic carbon atoms of the same carbon skeleton
- C07C215/22—Compounds containing amino and hydroxy groups bound to the same carbon skeleton having hydroxy groups and amino groups bound to acyclic carbon atoms of the same carbon skeleton the carbon skeleton being unsaturated
- C07C215/28—Compounds containing amino and hydroxy groups bound to the same carbon skeleton having hydroxy groups and amino groups bound to acyclic carbon atoms of the same carbon skeleton the carbon skeleton being unsaturated and containing six-membered aromatic rings
- C07C215/30—Compounds containing amino and hydroxy groups bound to the same carbon skeleton having hydroxy groups and amino groups bound to acyclic carbon atoms of the same carbon skeleton the carbon skeleton being unsaturated and containing six-membered aromatic rings containing hydroxy groups and carbon atoms of six-membered aromatic rings bound to the same carbon atom of the carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C231/00—Preparation of carboxylic acid amides
- C07C231/12—Preparation of carboxylic acid amides by reactions not involving the formation of carboxamide groups
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C235/00—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by oxygen atoms
- C07C235/40—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by oxygen atoms having carbon atoms of carboxamide groups bound to carbon atoms of rings other than six-membered aromatic rings and singly-bound oxygen atoms bound to the same carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C235/00—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by oxygen atoms
- C07C235/70—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by oxygen atoms having carbon atoms of carboxamide groups and doubly-bound oxygen atoms bound to the same carbon skeleton
- C07C235/82—Carboxylic acid amides, the carbon skeleton of the acid part being further substituted by oxygen atoms having carbon atoms of carboxamide groups and doubly-bound oxygen atoms bound to the same carbon skeleton with the carbon atom of at least one of the carboxamide groups bound to a carbon atom of a ring other than a six-membered aromatic ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C255/00—Carboxylic acid nitriles
- C07C255/49—Carboxylic acid nitriles having cyano groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton
- C07C255/57—Carboxylic acid nitriles having cyano groups bound to carbon atoms of six-membered aromatic rings of a carbon skeleton containing cyano groups and carboxyl groups, other than cyano groups, bound to the carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C317/00—Sulfones; Sulfoxides
- C07C317/44—Sulfones; Sulfoxides having sulfone or sulfoxide groups and carboxyl groups bound to the same carbon skeleton
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/02—Preparation of carboxylic acids or their salts, halides or anhydrides from salts of carboxylic acids
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/41—Preparation of salts of carboxylic acids
- C07C51/412—Preparation of salts of carboxylic acids by conversion of the acids, their salts, esters or anhydrides with the same carboxylic acid part
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/42—Separation; Purification; Stabilisation; Use of additives
- C07C51/43—Separation; Purification; Stabilisation; Use of additives by change of the physical state, e.g. crystallisation
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/03—Preparation of carboxylic acid esters by reacting an ester group with a hydroxy group
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C67/00—Preparation of carboxylic acid esters
- C07C67/30—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group
- C07C67/31—Preparation of carboxylic acid esters by modifying the acid moiety of the ester, such modification not being an introduction of an ester group by introduction of functional groups containing oxygen only in singly bound form
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/74—Esters of carboxylic acids having an esterified carboxyl group bound to a carbon atom of a ring other than a six-membered aromatic ring
- C07C69/757—Esters of carboxylic acids having an esterified carboxyl group bound to a carbon atom of a ring other than a six-membered aromatic ring having any of the groups OH, O—metal, —CHO, keto, ether, acyloxy, groups, groups, or in the acid moiety
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D251/00—Heterocyclic compounds containing 1,3,5-triazine rings
- C07D251/02—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings
- C07D251/12—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members
- C07D251/26—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members with only hetero atoms directly attached to ring carbon atoms
- C07D251/28—Only halogen atoms, e.g. cyanuric chloride
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D251/00—Heterocyclic compounds containing 1,3,5-triazine rings
- C07D251/02—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings
- C07D251/12—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members
- C07D251/26—Heterocyclic compounds containing 1,3,5-triazine rings not condensed with other rings having three double bonds between ring members or between ring members and non-ring members with only hetero atoms directly attached to ring carbon atoms
- C07D251/30—Only oxygen atoms
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D309/00—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only ring hetero atom, not condensed with other rings
- C07D309/16—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only ring hetero atom, not condensed with other rings having one double bond between ring members or between a ring member and a non-ring member
- C07D309/28—Heterocyclic compounds containing six-membered rings having one oxygen atom as the only ring hetero atom, not condensed with other rings having one double bond between ring members or between a ring member and a non-ring member with hetero atoms or with carbon atoms having three bonds to hetero atoms with at the most one bond to halogen, e.g. ester or nitrile radicals, directly attached to ring carbon atoms
- C07D309/30—Oxygen atoms, e.g. delta-lactones
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/12—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains three hetero rings
- C07D491/18—Bridged systems
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D491/00—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00
- C07D491/22—Heterocyclic compounds containing in the condensed ring system both one or more rings having oxygen atoms as the only ring hetero atoms and one or more rings having nitrogen atoms as the only ring hetero atoms, not provided for by groups C07D451/00 - C07D459/00, C07D463/00, C07D477/00 or C07D489/00 in which the condensed system contains four or more hetero rings
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07B—GENERAL METHODS OF ORGANIC CHEMISTRY; APPARATUS THEREFOR
- C07B2200/00—Indexing scheme relating to specific properties of organic compounds
- C07B2200/07—Optical isomers
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C2601/00—Systems containing only non-condensed rings
- C07C2601/06—Systems containing only non-condensed rings with a five-membered ring
- C07C2601/08—Systems containing only non-condensed rings with a five-membered ring the ring being saturated
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C51/00—Preparation of carboxylic acids or their salts, halides or anhydrides
- C07C51/42—Separation; Purification; Stabilisation; Use of additives
- C07C51/487—Separation; Purification; Stabilisation; Use of additives by treatment giving rise to chemical modification
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C61/00—Compounds having carboxyl groups bound to carbon atoms of rings other than six-membered aromatic rings
- C07C61/06—Saturated compounds having a carboxyl group bound to a five-membered ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07C—ACYCLIC OR CARBOCYCLIC COMPOUNDS
- C07C69/00—Esters of carboxylic acids; Esters of carbonic or haloformic acids
- C07C69/74—Esters of carboxylic acids having an esterified carboxyl group bound to a carbon atom of a ring other than a six-membered aromatic ring
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/02—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings
- C07D417/04—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing two hetero rings directly linked by a ring-member-to-ring-member bond
-
- C—CHEMISTRY; METALLURGY
- C07—ORGANIC CHEMISTRY
- C07D—HETEROCYCLIC COMPOUNDS
- C07D417/00—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00
- C07D417/14—Heterocyclic compounds containing two or more hetero rings, at least one ring having nitrogen and sulfur atoms as the only ring hetero atoms, not provided for by group C07D415/00 containing three or more hetero rings
Landscapes
- Chemical & Material Sciences (AREA)
- Organic Chemistry (AREA)
- Engineering & Computer Science (AREA)
- Oil, Petroleum & Natural Gas (AREA)
- Chemical Kinetics & Catalysis (AREA)
- Crystallography & Structural Chemistry (AREA)
- Organic Low-Molecular-Weight Compounds And Preparation Thereof (AREA)
- Plural Heterocyclic Compounds (AREA)
- Furan Compounds (AREA)
- Nitrogen Condensed Heterocyclic Rings (AREA)
- Heterocyclic Carbon Compounds Containing A Hetero Ring Having Oxygen Or Sulfur (AREA)
- Preparation Of Compounds By Using Micro-Organisms (AREA)
Abstract
【解決手段】4−オキソ−1,2−シクロペンタンジカルボン酸をブルシン又は(1R,2S)−(−)−エフェドリンと反応させ、得られた[(1S,2S)−4−オキソ−1,2−シクロペンタンジカルボン酸のビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩を溶液から選択的に沈殿させ、その沈殿した塩からブルシン又は(1R,2S)−(−)−エフェドリンを除去することにより[(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸を遊離させる。
【選択図】なし
Description
本発明は、C型肝炎ウイルス(HCV)の大環状プロテアーゼ阻害剤(macrocyclic protease inhibitor of the hepatitis
C virus(HCV))の合成方法及び合成中間体に関する。
C型肝炎ウイルス(HCV)は慢性肝炎の第1の原因であり、それは肝硬変、末期肝臓病及びHCC(肝細胞ガン)に導く肝線維症に進行し得、それを肝臓移植の第1の原因としている。リバビリンと組み合わされた(ポリエチレングリコール化(pegylated))インターフェロン−アルファ(IFN−α)に基づく現在の抗−HCV治療は、限られた有効性、有意な副作用に苦しめられ、多くの患者においてあまり許容されない。これは、より有効、簡便且つより許容される治療を求める研究を促進した。
(a)H1をチアゾリル置換キノリノールEと反応させて式Kのキノリニルオキシ−シクロペンチルビス−エステルとし、続いてベンジルエステル基を切断してモノ−カルボン酸Jとし、それを今度はN−メチルヘキセンアミンとカップリングさせて中間体Dとするか;あるいは
(b)H1中のベンジルエステルを切断してモノ−カルボン酸Gとし、後者をN−メチルヘキセンアミンとカップリングさせてヒドロキシシクロペンチルアミドFとし、それを今度はEと反応させ、かくしてDを得る;
ことにより製造され得る。
体、より正確にはヒドロキシ基を保有する第4炭素上のエピマーである。化合物H1は、ラセミ化合物Hから分離により得られる2つのエナンチオマーの1つである。他方のエナンチオマーは化合物H2である。
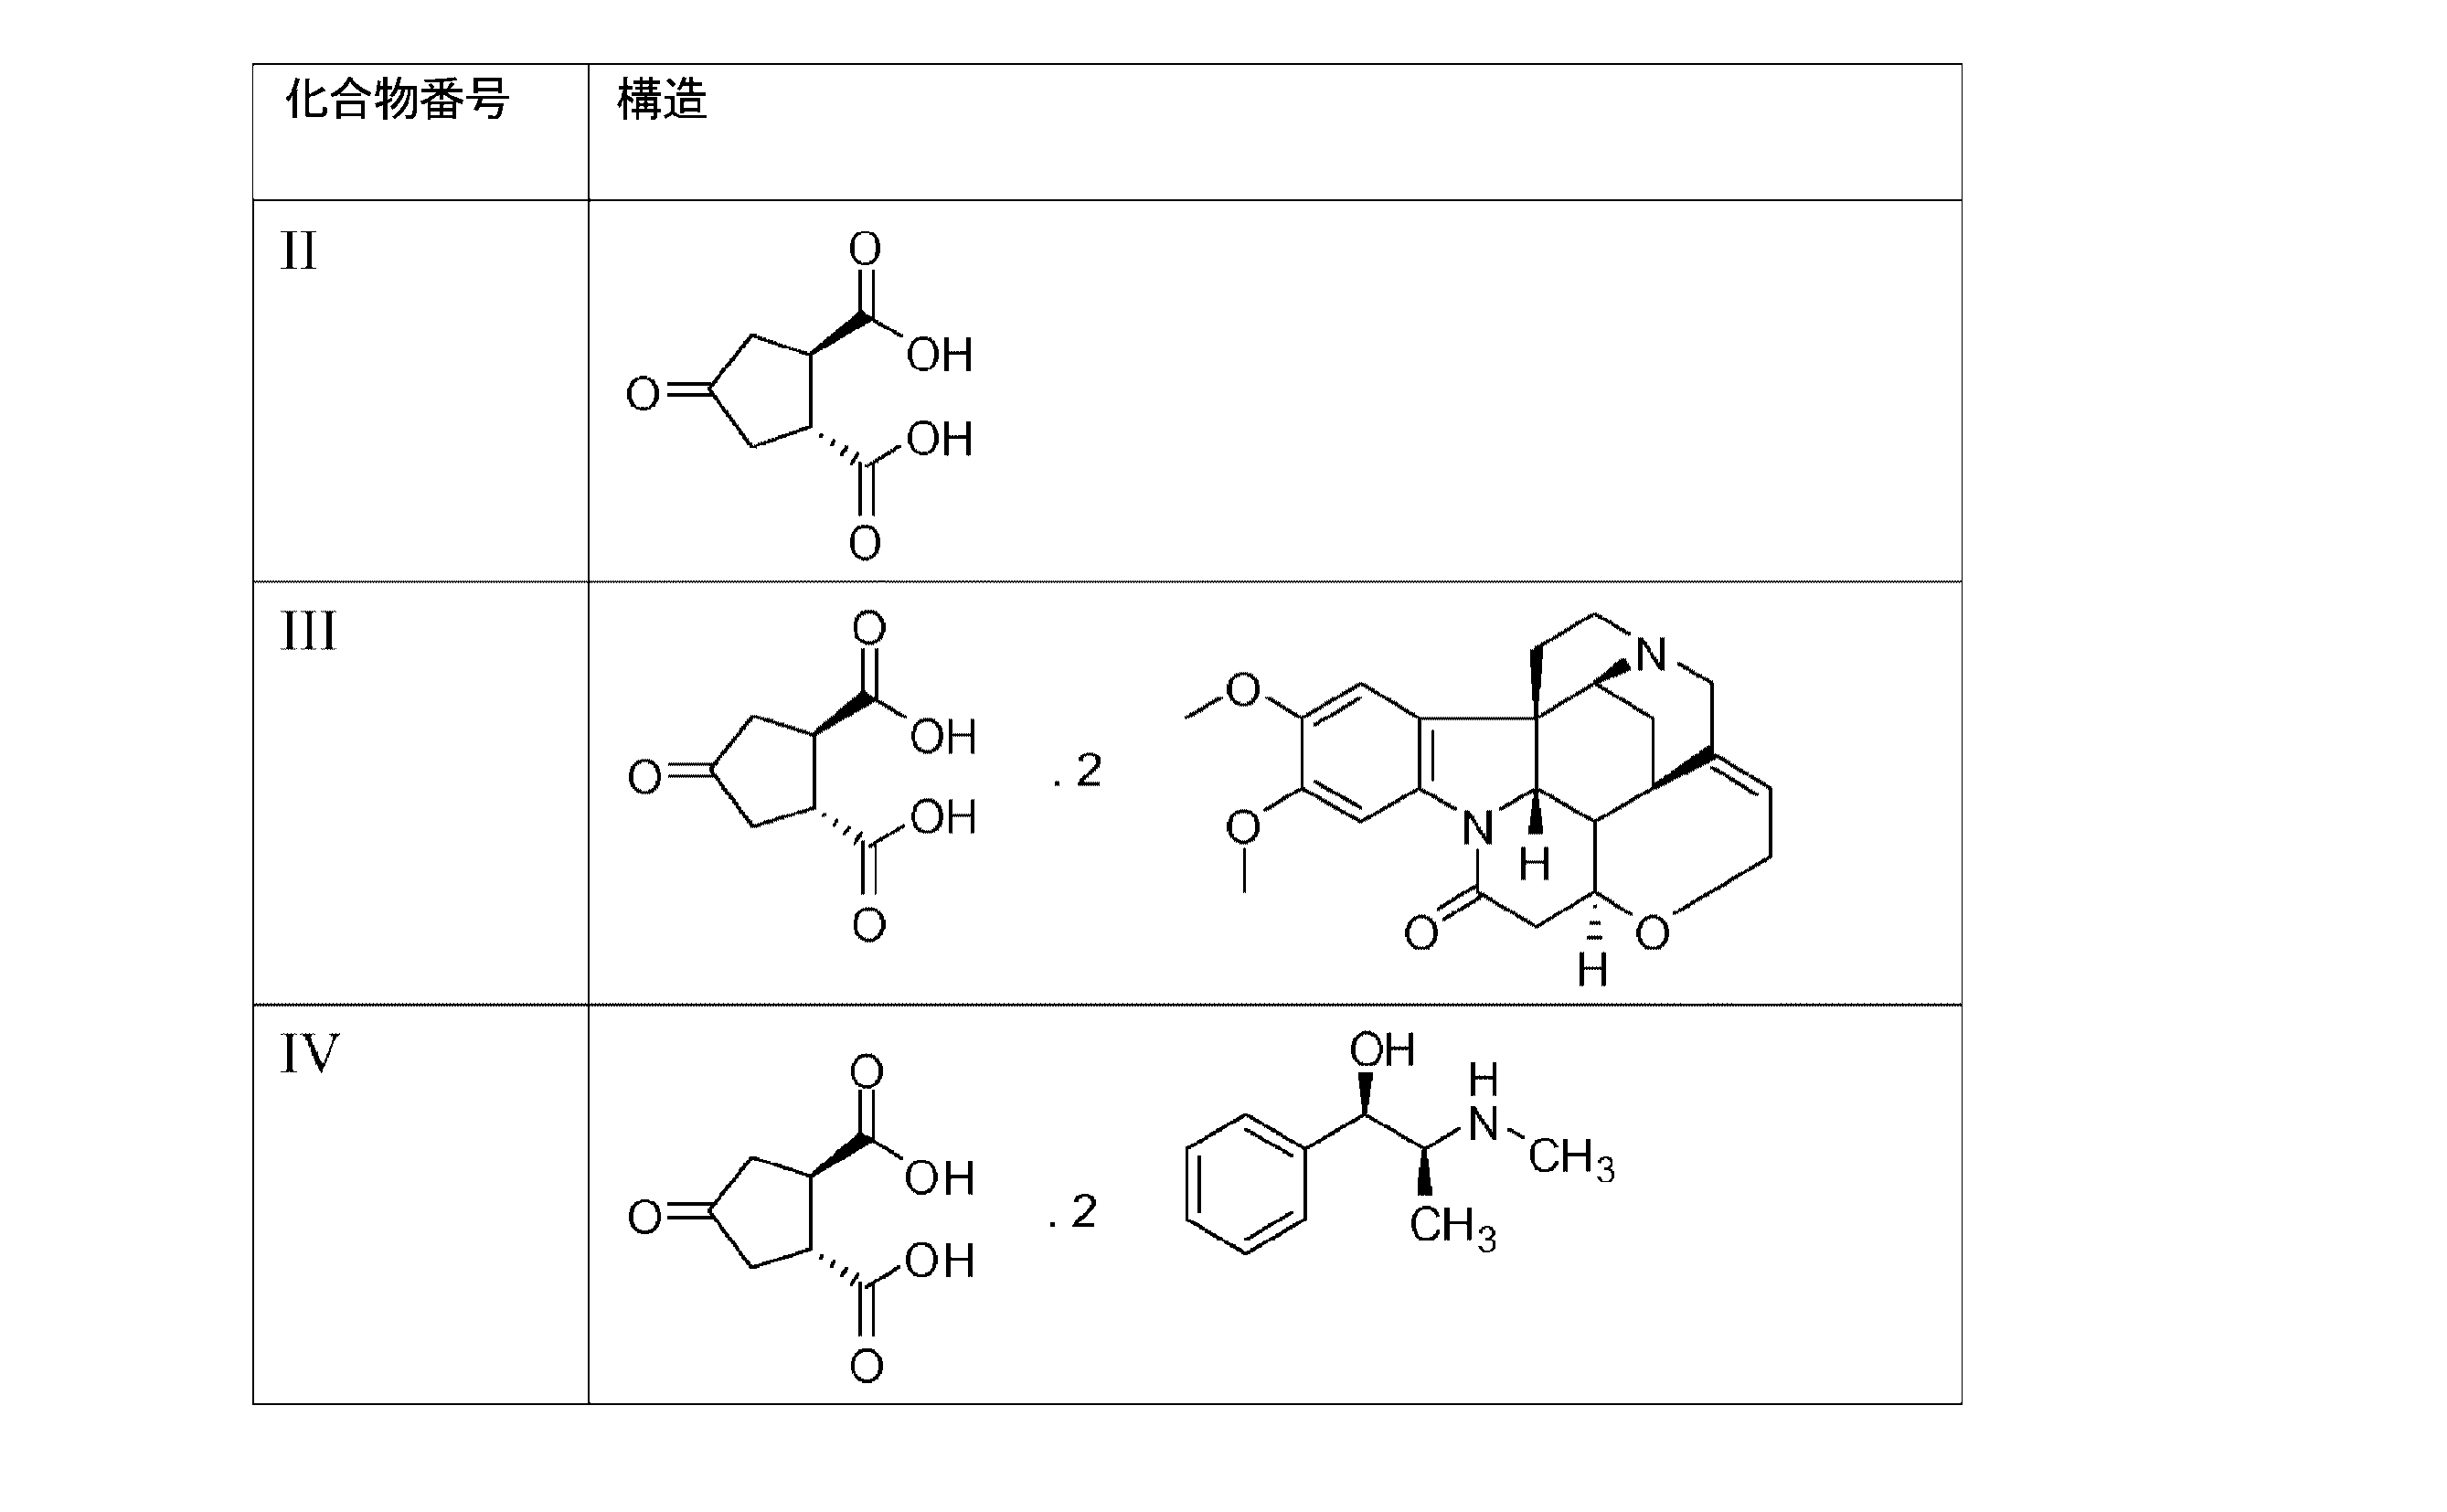
本説明及び請求項中に記載される構造の概覧
ン酸IIの製造方法に関し、該方法は、
(a)4−オキソ−1,2−シクロペンタンジカルボン酸(V)をブルシン(brucine)又は(1R,2S)−(−)−エフェドリンと反応させ、かくして(V)のビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩を製造し、そして
(b)[(1S,2S)−4−オキソ−1,2−シクロペンタンジカルボン酸のビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩が溶液中に留まる間に、(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸IIのビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩を選択的に沈殿させ;
(c)段階(b)で得られる沈殿した塩からのブルシン又は(1R,2S)−(−)−エフェドリンの除去により酸IIを遊離させる
ことを含んでなる。
0℃にわずかに加熱し、それからtrans−4−オキソ−1,2−シクロペンタンジカルボン酸の溶液を加える。得られる混合物を、すべての固体が溶解するまで、特に環流温度に加熱することにより加熱する。次いで混合物を、好ましくはゆっくり、室温に冷ます。生成する固体を濾過する。それらを、例えば水から再結晶することができる。
(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸を与える。これを用い、国際公開第2007/014926号パンフレットに記載されている通りにIを製造することができる。かくして、蒸発後に得られる残留物をメタノール/トルエン混合物中に取り上げ、強酸、例えば硫酸を加える。反応混合物を、好ましくは還流まで加熱し、その後>70℃の内部温度に達するまで反応混合物から溶媒を蒸留する。次いで混合物を約30℃に冷まし、水を加える。得られる混合物を室温で撹拌し、形成される有機層を単離することによりさらに仕上げる。蒸発により所望のジメチルエステルが生成する。
る。
−立体結合(stereobonds)なしで示される化合物はラセミ体であるか、又はステレオジェン中心の立体配置が定義されていない。
−立体結合ならびに記述字(descriptors)「±」、「rel」又は「rac」の1つを用いて示される化合物はラセミ体であり、立体化学は相対的である。
−立体結合を用いるが、記述字「±」、「rel」又は「rac」なしで示される化合物は、非−ラセミ化合物(スケールミック(scalemic)物質)、すなわちエナンチオマー的に濃縮された化合物(enantio−enriched)を指す。
以下の実施例は本発明を例示することを目的とし、本発明の範囲の制限としてみなされるべきではない。
4−オキソ−1,2−シクロペンタンジカルボン酸ビスブルシン塩、すなわちブルシンとの(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸塩(1:2)の製造
の固体として与えた。
[α]D:−91.4
4−オキソ−1,2−シクロペンタンジカルボン酸ビスエフェドリン塩、すなわち(1R,2S)−(−)−エフェドリン[(1R,2S)−(−)−エフェドリンとの(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸化合物(1:2)]の製造
(1R,2S)−(−)−エフェドリン(20.16g,0.12モル)を、アセトン(200ml)及び水(26ml)中のtrans−4−オキソ−1,2−シクロペンタンジカルボン酸(10g,58ミリモル)の懸濁液に加えた。均一な溶液が生成するまで、混合物を加熱還流した。混合物を22℃にゆっくり冷ました。固体を濾過し、アセトンで洗浄した。固体材料を真空下に50℃で乾燥し、10.3g(35%)の(1R,2S)−(−)−エフェドリンとの(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸化合物(1:2)を白色の固体として与えた。
[α]D:−69.1
1H−NMR(400MHz,DMSO−d6)δppm0.86(d,J=6.8Hz,6H)2.29−2.39(m,1H)2.39−2.47(m,1H)2.49(s,6H)2.96−3.12(m,4H)4.89(d,J=3.3Hz,2H)7.19−7.32(m,2H)7.33−7.54(m,8H).13C−NMR(150MHz,DMSO−d6)11.17,31.81,42.12,44.06,59.55,71.08,125.97,126.92,127.93,142.17,175.74,176.47,215.40.
(1S,2R)−(+)−エフェドリンを用いても分割を行うことができ、32%の収率で(1S,2R)−(+)−エフェドリンとの(1S,2S)−4−オキソ−1,2−シクロペンタンジカルボン酸化合物(1:2)を白色の固体として与えた。
[α]D:+66.3
(1R,2S)−(−)−エフェドリンとの(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸塩(1:2)(251g,0.5モル)の溶液に、8NのKOH水溶液(199.21g,1.10モル)を加え、混合物を5分間撹拌した。2−メチルテトラヒドロフラン(688ml)を加え、混合物を20分間激しく撹拌した。2層を分離し、水相をHClで酸性化した。2−メチルテトラヒドロフラン有機相はエフェドリンを含有し、それはその相から再循環することができた。水相を次いで回転蒸発器上で蒸発乾固し、残留物を水(50ml)から再結晶して55.15g(収率64%)の(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸をオフホワイト色の固体として与えた。
ml)で抽出した。合わせた有機層をNa2SO4上で乾燥し、濾過し、蒸発乾固し、124.7g(収率75%)の回収されたエフェドリンを白色の固体として与えた。
300ml)及びトルエン(750ml)を加えた。硫酸(4.3ml)を加え、混合物を2時間加熱還流した。>70℃の内部温度に達するまで、反応物から溶媒を蒸留した。混合物を30℃に冷まし、水(150ml)を加えた。得られる混合物を22℃で60分間撹拌した。2層を分離し、有機相をNa2SO4上で乾燥し、濾過し、蒸発乾固して27gの(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸ジメチルを淡黄色の油として与え、それは放置すると固化した。
GC−MS:m/z=200(M+).1H−NMR(600MHz,CDC13)δppm2.35−2.40(m,2H)2.50−2.56(m,2H)3.25−3.31(m,2H)3.75(s,6H)).13C−NMR(150MHz,CDC13)40.56,43.23,52.09,172.87,212.03.
[α]D:−192.2
テトラヒドロフラン(1000ml)中の(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸ジメチル(100g,0.5モル)の溶液に、アルミナ上のロジウム(5%湿潤,25g)を加えた。反応容器を水素でパージし、次いで水素の雰囲気下で完全な転換まで撹拌した。反応混合物をDicalite上で濾過し、フィルターケークをテトラヒドロフラン(10ml)で洗浄した。合わせた濾液及び洗浄液を蒸発乾固して95.9gの(1R,2R)−4−ヒドロキシ−1,2−シクロペンタンジカルボン酸ジメチルを無色の油として与えた。
GC−MS:m/z=278(M+).1H−NMR(600MHz,CDC13)δppm1.90−2.02(m,2H)2.10−2.16(m,1H)2.26(ddd,1H)2.37(d,J=4.91Hz,1H)3.25−3.29(m,1H)3.45(q,J=4.9Hz,1H)3.66(s,3H)4.37−4.40(m,1H)5.15(s,2H)7.30−7.37(m,5H).
13C−NMR(150MHz,CDC13)38.59,39.82,45.21,45.49,52.12,66.91,72.86,128.05,128.28,128.58,135.73,175.21
1H−NMR(600MHz,CDC13)δppm1.38(d,J=7.1Hz,6H)1.68 2.26−2.31(m,1H)2.47−2.49(m,1H)2.56−2.64(m,2H)2.69(s,3H)3.19(hept,J=6.8Hz,1H)3.35−3.39(m,1H)3.57(s,3H)3.68−3.72(m,
1H)3.97(s,3H)5.18(ABJ=12.5Hz,2H)5.27−5.34(m,1H)7.01(s,1H)7.21(d,J=9.1Hz,1H)7.30−7.39(m,5H)7.44−7.49(m,1H)7.94(d,J=9.1Hz,1H)13C−NMR(150MHz,CDC13)9.89,22.50,31.11,35.92,36.79,45.32,45.73,52.21,56.25,66.86,78.26,95.70,112.34,114.20,116.81,120.28,121.92,128.16,128.34,128.48,132.08,135.71,148.71,151.80,158.13,160.57,164.97,169.93,174.06.
mp:112.4℃
[α]D:−19.6
HRMS:575.22095−質量は式C32H35N206Sと一致する。
計算される質量:575.22158
1H−NMR(400MHz,CDC13)δppm1.39(d,J=6.8Hz,6H)2.30−2.39(m,1H)2.48−2.69(m,2H)2.70(s,3H)3.16−3.29(m,1H)3.36−3.44(m,1H)3.64(s,3H)3.69−3.77(m,1H)3.99(s,3H)5.32(t,J=4.9H
z,1H)7.03(d,J=0.76Hz,1H)7.24(d,J=9.1Hz,1H)7.51(s,1H)7.95(d,J=9.6Hz,1H)10.03(br.s.,1H).13C−NMR(100MHz,CDC13)9.85,22.42,22.53,30.90,35.92,36.57,45.01,45.55,52.31,56.22,78.25,95.69,112.46,114.27,116.77,120.24,121.95,148.70,151.49,158.16,160.63,164.89,170.36,174.10,178.76.
mp:134.8℃
[α]D:−13.8
HRMS:485.17776−質量は式C25H29N2O6Sと一致する。
計算される質量485.17463
1H−NMR(600MHz,CD2C12)δppm1.11(t,J=7.8Hz,3H)1.29(d,J=6.8Hz,6H)1.36(dd,J=9.44,5.29
Hz,1H)1.72(dd,J=7.93,5.29Hz,1H)2.01−2.06(m,1H)2.25−2.34(m,2H)2.34−2.39(m,1H)2.50−2.55(m,1H)2.56(s,3H)3.04−3.12(m,1H)3.14−3.19(m,1H)3.29−3.34(m,1H)3.53(s,3H)3.88(s,3H)3.96−4.07(m,2H)5.02(dd,J=10.39,1.70Hz,1H)5.17−5.23(m,2H)(m,2H)5.61−5.69(m,1H)6.68(s,1H)6.96(d,J=0.76Hz,1H)7.15(d,J=9.06Hz,1H)7.42(s,1H)7.83(d,J=9.06Hz,1H)13C−NMR(150MHz,CD2C12)10.1714.52 22.75 23.50 31.69 33.99 36.22 36.32 40.77 46.25
46.73 52.79 56.68 61.91 79.45 96.27 112.76 114.80 117.34 117.93 120.70 122.12 134.41 149.15 152.41 158.76 161.25 165.59
170.18 170.53 174.58 175.65.
[α]D:−6.5
mp:155.4℃
製なしで続く段階において用いた。
HRMS 608.24262
計算される質量 608.24304
LC−MS:m/z=703([M+H]+).
H−NMR(400MHz,DMSO−d6−回転異性体の混合物)δppm0.87(t,J=7.30Hz,1H)1.06−1.19(m,3H)1.19−1.31(m,2H)1.33(d,J=6.80Hz,6H)1.35−1.45(m,2H)1.46−1.66(m,2H)1.84−2.00(m,2H)2.00−2.18(m,3H)2.25−2.36(m,1H)2.58(s,3H)2.64−2.77(m,1H)2.80(s,3H−1つの回転異性体)3.00(s,3H−1つの回転異性体)3.08−3.30(m,2H)3.34−3.52(m,3H)3.97(s,3H)3.98−4.12(m,2H)4.82−5.13(m,3H)5.18−5.37(m,2H)5.55−5.86(m,2H)7.39−7.50(m,3H)8.06(t,J=8.94Hz,1H)8.59(s,1H−1つの回転異性体)8.73(s,1H−1つの回転異性体).
C−NMR(100MHz,DMSO−d6−回転異性体の混合物)δppm9.79,
13.80,13.96,13.99,14.12,14.53,18.59,22.21,22.30,25.25,25.32,26.02,27.64,30.40,32.07,32.14,32.81,33.19,34.64,34.68,36.31,36.76,36.95,36.98,42.28,46.01,46.43,46.74,48.74,56.10,60.33,60.51,60.59,78.73,78.80,95.34,95.38,112.67,112.76,114.67,114.88,115.47,116.20,116.23,117.34,120.03,120.05,120.59,120.62,134.13,134.18,138.41,138.49,147.85,151.22,157.98,158.0,160.75,164.25,168.66,168.69,169.82,169.85,172.48,172.51,173.66,173.83
1H−NMR(400MHz,CDC13)δppm2.15−2.36(m,2H)2.36−2.46(m,1H)2.46−2.59(m,1H)3.28−3.38(m,1H)3.57−3.64(m,1H)3.65(s,3H)5.17(d,J=2.5Hz,2H)5.49−5.53(m,1H)7.33−7.39(m,5H)8.15(d,J=9.1Hz,2H)8.28(d,J=8.8Hz,2H)
[α]D:−16.3
mp:79.5℃
HRMS 428.13632
計算される質量 428.13454
ベンジルアルコール(12.5ml,0.12モル)中の実施例7で得られる粗中間体X、(1R,2R,4R)−4−ヒドロキシ−1,2−シクロペンタンジカルボン酸ベンジルメチル(3.1g,11.1ミリモル)をトルエン(246ml)中に溶解した。この溶液に、2,2’−[1,2−エタンジイルビス(イミノメタンジイル)]ジフェノール銅2+塩(Velusamy,S.;Punniyamurthy,T.著,Eur.J.Org.Chem,2003年,3913を参照されたい)(2.05g,6.15ミリモル)及び2,2,6,6−テトラメチルピペリジン−N−オキシド(0.96g,6.15ミリモル)を加えた。混合物を80℃に加熱し、溶液を介して大気空気を3時間泡立てた。混合物を22℃に冷まし、ジカライト上で濾過した。フィルターケークをトルエンで洗浄した。水(246ml)を濾液に加え、混合物を5分間撹拌した。層を分離し、有機相に水(123ml)及びメタ重亜硫酸ナトリウム(46.76g,0.24ミリモル)を加えた。得られる混合物を22℃で10分間撹拌し、次いでジカライト上で濾過した。濾液の2層を分離し、有機相を水(123ml)及び次いで2MのHCl水溶液(240ml)で洗浄した。有機溶液をNa2SO4上で乾燥し、濾過し、回転蒸発器上で蒸発乾固して、2.7gの(1R,2R,4R)−4−ヒドロキシ−1,2−シクロペンタンジカルボン酸ベンジルメチルを明褐色の油として与え、それを続く反応において直接用いた。
注:大気空気の代わりに95%窒素中の5%酸素を泡立てることによって、この反応を行うこともできる。これは反応をより安全にするが、それは反応が完全な転換に達するのに必要な時間の長さを増しもする。
た。フィルターケークをDMF(10ml)で洗浄した。合わせた濾液及び洗浄液を、HClcpを用いてpH1に酸性化し、得られる溶液を水(610ml)中に注いだ。得られる混合物を22℃で10〜15分間撹拌した。固体を濾過し、水(14ml)で洗浄し、乾燥後に18.4gの(1R,2R,4R)−2−(メトキシカルボニル)−4−[(4−ニトロベンゾイル)オキシ]シクロペンタンカルボン酸を赤/褐色の固体として与えた。
1H−NMR(600MHz,CDC13)δppm2.24−2.36(m,2H)2.40−2.45(m,1H)2.50−2.55(m,1H)3.34−3.38(m,1H)3.59−3.64(m,1H)3.70(s,3H)5.51−5.54(m,1H)8.16(d,J=9.0Hz,2H)8.29(d,J=8.9Hz,2H)13C−NMR(150MHz,CDC13)36.06,36.65,45.11,45.11,52.41,77.02,123.58,130.77,135.47,150.62,164.02,174.40,177.64.
[α]D:−22.6
mp:111℃
HRMS:338.08726
計算される質量:338.08759
1H−NMR(600MHz,CDC13−回転異性体の混合物)δppm1.24(t,J=7.2Hz,2H)1.36−1.44(m,2H)1.52−1.57(m,1
H)1.6−1.67(m,1H)2.08(q,J=7.2Hz,2H)2.17−2.24(m,1H)2.27−2.32(m,1H)2.54−2.61(m,1H)2.96(s,3H−1つの回転異性体)3.10(s,3H−1つの回転異性体)3.41(t,J=7.5Hz,1H)3.44−3.50(m,1H)3.66(s,3H)3.68−3.72(m,1H)3.76−3.80(m,1H)4.94−5.02(m,2H)5.53−5.59(m,1H)5.72−5.81(m,1H)8.16(d,J=9.1Hz,2H)8.29(d,J=8.3Hz,2H)13C−NMR(150MHz,CDC13−回転異性体の混合物)25.86,26.53,28.13,33.41,34.08,35.40,36.22,37.16,37.83,41.64,42.17,46.01,48.04,49.86,52.18,77.88,114.74,115.14,123.59,130.71,135.61,137.96,138.48,150.57,164.02,173.12,173.38,175.07.
HRMS:433.19708
計算される質量:433.19748
モル)のTCTを加えた。混合物を数分間撹拌してから、VI,ビス−カリウム塩の23.7w/w%水溶液の735mg(1ミリモル)を加えた。得られる反応混合物を室温で終夜さらに撹拌してから、10mlの最終的な体積に希釈し、VIIの57mM水溶液を与えた(収率:57%)。
1mlの濃HClを加え、濾液をデカンテーションした。有機層を7mlのブラインで洗浄し、MeTHF中のVIIの1.44w/w%溶液の44.4gを与え、それは0.04w/w%のVIも含有した(収率:28%)。
ール及び76μLのメタンスルホン酸を加え、溶液を終夜還流させた。125mgの炭酸ナトリウムを加え、混合物をさらに1時間還流させた。38mlの溶媒を蒸留し(メタノールの除去)、濃縮液を7.3mlの水及び3.5mlのブラインで連続的に洗浄し、硫酸マグネシウム上で乾燥し、濾過し、トルエン中の3.9w/w%のXVIII(R1=Me)の溶液の28.9gを与えた(収率:86%−VIのビスN−メチルモルホリン塩から28%)。
燥し、濾過し、MeTHF中の2.20w/w%のXVIII(R1=Me)の溶液の92.6gを与えた(収率:49%−VIのビスN−メチルモルホリン塩から29%)。
1.ラセミ4−オキソ−1,2−シクロペンタンジカルボン酸(V)の分割による[(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸IIを製造する方法であって、以下の反応スキームに概述される通り:
(b)[(1S,2S)−4−オキソ−1,2−シクロペンタンジカルボン酸のビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩が溶液中に留まる間に、(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸IIのビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩を選択的に沈殿させ;
(c)段階(b)で得られる沈殿した塩からのブルシン又は(1R,2S)−(−)−エフェドリンの除去により酸IIを遊離させる
ことを含んでなる方法。
2.以下の反応スキームに示される通り:
3.R1がC1−4アルキルである、特にR1がメチルである下記のスキームに示される通り:
4.構造IIIを有するブルシンとの[(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸塩(1:2)。
5.構造IVを有する(1R,2S)−(−)−エフェドリンとの[(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸塩(1:2)。
6.水中でIIの還元を行い、VIの単離又は水の除去なしで、有機溶媒を加え又は加えずに、トリアジン誘導体を用いて中間体VIからVIIへの環化を行うことを含んでなる2.に従う方法。
8.Quinが式:
9.化合物XをMitsunobu反応において芳香族酸、アゾジカルボキシレート及びホスフィンと反応させてXIXを与え;XIXを酢酸パラジウム及びギ酸ナトリウムと反応させてXXを与え;XXをN−メチル−5−ヘキセン−1−アミンXVIとカップリングさせてXXIを与え;XXIをメタノール中で塩基を用いて処理し、XVIII(R1=Me)を与え;XVIIIを、Quinが8.で定義した通りである式Quin−OHの化合物を用いてMitsunobu反応において処理し、かくして中間体Dを得る:
ことを含んでなる式Dの中間体の製造方法。
10.式X:
の化合物。
11.式XI:
の化合物。
12.式XII:
の化合物。
13.式XIII:
の化合物。
14.式XIV:
の化合物。
15.式XIX:
の化合物。
16.式XX:
の化合物。
17.式XXI:
の化合物。
18.それぞれ式XIX、XX又はXXIの化合物において、R2が4−NO2である15.、16.又は17.の化合物。
Claims (18)
- ラセミ4−オキソ−1,2−シクロペンタンジカルボン酸(V)の分割による[(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸IIを製造する方法であって、以下の反応スキームに概述される通り:
(b)[(1S,2S)−4−オキソ−1,2−シクロペンタンジカルボン酸のビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩が溶液中に留まる間に、(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸IIのビス−ブルシン又はビス−(1R,2S)−(−)−エフェドリン塩を選択的に沈殿させ;
(c)段階(b)で得られる沈殿した塩からのブルシン又は(1R,2S)−(−)−エフェドリンの除去により酸IIを遊離させる
ことを含んでなる方法。 - 以下の反応スキームに示される通り:
- R1がC1−4アルキルである、特にR1がメチルである下記のスキームに示される通り:
- 構造IIIを有するブルシンとの[(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸塩(1:2)。
- 構造IVを有する(1R,2S)−(−)−エフェドリンとの[(1R,2R)−4−オキソ−1,2−シクロペンタンジカルボン酸塩(1:2)。
- 水中でIIの還元を行い、VIの単離又は水の除去なしで、有機溶媒を加え又は加えずに、トリアジン誘導体を用いて中間体VIからVIIへの環化を行うことを含んでなる請求項2に従う方法。
- 有機溶媒がアセトン、メチルエチルケトン(MEK)、テトラヒドロフラン(THF)、MeTHF、CPME(シクロペンチルメチルエーテル)、C1−4アルキルアセテート、C1−4アルキルプロピオネート、C1−4アルキルブチレート又はトルエンであり、トリアジンが2,4,6−トリクロロ−1,3,5−トリアジン(TCT)、クロロ−ジメトキシトリアジン(CDMT)、ジクロロメトキシトリアジン(DCMT)又はN−(3,5−ジメトキシトリアジニル)−N−メチルモルホリニウムクロリド(DMTMM)である請求項6の方法。
- Quinが式:
- 化合物XをMitsunobu反応において芳香族酸、アゾジカルボキシレート及びホスフィンと反応させてXIXを与え;XIXを酢酸パラジウム及びギ酸ナトリウムと反応させてXXを与え;XXをN−メチル−5−ヘキセン−1−アミンXVIとカップリングさせてXXIを与え;XXIをメタノール中で塩基を用いて処理し、XVIII(R1=Me)を与え;XVIIIを、Quinが請求項8で定義した通りである式Quin−OHの化合物を用いてMitsunobu反応において処理し、かくして中間体Dを得る:
ことを含んでなる式Dの中間体の製造方法。 - 式X:
の化合物。 - 式XI:
の化合物。 - 式XII:
の化合物。 - 式XIII:
の化合物。 - 式XIV:
の化合物。 - 式XIX:
の化合物。 - 式XX:
の化合物。 - 式XXI:
の化合物。 - それぞれ式XIX、XX又はXXIの化合物において、R2が4−NO2である請求項15、16又は17の化合物。
Applications Claiming Priority (2)
| Application Number | Priority Date | Filing Date | Title |
|---|---|---|---|
| EP10156681 | 2010-03-16 | ||
| EP10156681.8 | 2010-03-16 |
Related Parent Applications (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2012557537A Division JP2013522273A (ja) | 2010-03-16 | 2011-03-16 | Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 |
Publications (1)
| Publication Number | Publication Date |
|---|---|
| JP2016164143A true JP2016164143A (ja) | 2016-09-08 |
Family
ID=42342793
Family Applications (2)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2012557537A Withdrawn JP2013522273A (ja) | 2010-03-16 | 2011-03-16 | Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 |
| JP2016021576A Pending JP2016164143A (ja) | 2010-03-16 | 2016-02-08 | Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 |
Family Applications Before (1)
| Application Number | Title | Priority Date | Filing Date |
|---|---|---|---|
| JP2012557537A Withdrawn JP2013522273A (ja) | 2010-03-16 | 2011-03-16 | Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 |
Country Status (12)
| Country | Link |
|---|---|
| US (2) | US9586893B2 (ja) |
| EP (2) | EP3239129A1 (ja) |
| JP (2) | JP2013522273A (ja) |
| KR (1) | KR20130034012A (ja) |
| CN (1) | CN103249708A (ja) |
| AU (1) | AU2011229164B2 (ja) |
| BR (1) | BR112012023296B1 (ja) |
| CA (1) | CA2793129A1 (ja) |
| IL (1) | IL221242A (ja) |
| MX (1) | MX2012010678A (ja) |
| RU (1) | RU2628081C2 (ja) |
| WO (1) | WO2011113859A1 (ja) |
Families Citing this family (4)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| KR20130034012A (ko) * | 2010-03-16 | 2013-04-04 | 얀센 파마슈티칼즈, 인코포레이티드 | Hcv의 마크로사이클릭 프로테아제 저해제를 제조하기 위한 방법 및 중간체 |
| EA201490675A1 (ru) * | 2011-09-22 | 2014-08-29 | Янссен Фармасьютикалз, Инк. | Способы и промежуточные соединения для получения макроциклического ингибитора протеазы hcv |
| BR112017012634B1 (pt) * | 2014-12-22 | 2021-09-28 | Colgate-Palmolive Company | Amaciante de roupas em dose unitária e método de amaciamento de roupas |
| MA41812A (fr) * | 2015-03-27 | 2018-01-30 | Janssen Pharmaceuticals Inc | Procédés et intermédiaires pour la préparation d'un inhibiteur de protéase macrocyclique du vhc |
Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2008092955A1 (en) * | 2007-02-01 | 2008-08-07 | Tibotec Pharmaceuticals Ltd. | Processes and intermediates for preparing a macrocyclic protease inhibitor of hcv |
| JP2013522273A (ja) * | 2010-03-16 | 2013-06-13 | ジヤンセン・フアーマシユーチカルズ・インコーポレーテツド | Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 |
Family Cites Families (10)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| NL8300536A (nl) * | 1983-02-14 | 1984-09-03 | Oce Andeno Bv | Optisch actief alfa-azido-p-hydroxyfenylazijnzuur en zijn zouten alsmede de bereiding daarvan. |
| JPS6124539A (ja) * | 1984-07-11 | 1986-02-03 | Sagami Chem Res Center | 光学活性(r)−2,5,12−トリヒドロキシ−1,2,3,4−テトラヒドロナフタセン−6,11−ジオン−2−カルボン酸の取得方法 |
| JPH06124539A (ja) | 1992-10-08 | 1994-05-06 | Sony Corp | ディジタルvtr |
| JPH08231469A (ja) * | 1995-02-23 | 1996-09-10 | Nippon Kayaku Co Ltd | シクロペンタンカルボン酸誘導体及びその製造法 |
| JPH11180930A (ja) * | 1997-12-22 | 1999-07-06 | Sumitomo Chem Co Ltd | 光学活性trans−シクロブタンジカルボン酸類の製造方法 |
| DE10029139A1 (de) * | 2000-06-14 | 2002-01-03 | Sueddeutsche Kalkstickstoff | Verfahren zur Herstellung von Amiden oder Estern |
| KR20120090077A (ko) | 2004-01-30 | 2012-08-16 | 얀센 알 앤드 디 아일랜드 | Hcv ns?3 세린 프로테아제 저해제 |
| PE20070211A1 (es) | 2005-07-29 | 2007-05-12 | Medivir Ab | Compuestos macrociclicos como inhibidores del virus de hepatitis c |
| DK1919899T3 (da) * | 2005-07-29 | 2011-08-01 | Tibotec Pharm Ltd | Makrocykliske inhibitorer af hepatitis C virus |
| US20070185346A1 (en) * | 2006-02-03 | 2007-08-09 | Vaidya Niteen A | Kit for automated resolving agent selection and method thereof |
-
2011
- 2011-03-16 KR KR1020127024789A patent/KR20130034012A/ko not_active Ceased
- 2011-03-16 CA CA2793129A patent/CA2793129A1/en not_active Abandoned
- 2011-03-16 WO PCT/EP2011/053957 patent/WO2011113859A1/en not_active Ceased
- 2011-03-16 US US13/634,996 patent/US9586893B2/en not_active Expired - Fee Related
- 2011-03-16 AU AU2011229164A patent/AU2011229164B2/en not_active Ceased
- 2011-03-16 JP JP2012557537A patent/JP2013522273A/ja not_active Withdrawn
- 2011-03-16 BR BR112012023296-7A patent/BR112012023296B1/pt not_active IP Right Cessation
- 2011-03-16 EP EP17166514.4A patent/EP3239129A1/en not_active Withdrawn
- 2011-03-16 CN CN2011800140694A patent/CN103249708A/zh active Pending
- 2011-03-16 MX MX2012010678A patent/MX2012010678A/es active IP Right Grant
- 2011-03-16 RU RU2012143977A patent/RU2628081C2/ru not_active IP Right Cessation
- 2011-03-16 EP EP11709692.5A patent/EP2547645B1/en active Active
-
2012
- 2012-08-01 IL IL221242A patent/IL221242A/en not_active IP Right Cessation
-
2016
- 2016-02-08 JP JP2016021576A patent/JP2016164143A/ja active Pending
-
2017
- 2017-02-10 US US15/429,250 patent/US20170152253A1/en not_active Abandoned
Patent Citations (2)
| Publication number | Priority date | Publication date | Assignee | Title |
|---|---|---|---|---|
| WO2008092955A1 (en) * | 2007-02-01 | 2008-08-07 | Tibotec Pharmaceuticals Ltd. | Processes and intermediates for preparing a macrocyclic protease inhibitor of hcv |
| JP2013522273A (ja) * | 2010-03-16 | 2013-06-13 | ジヤンセン・フアーマシユーチカルズ・インコーポレーテツド | Hcvの大環状プロテアーゼ阻害剤の製造のための方法及び中間体 |
Non-Patent Citations (4)
| Title |
|---|
| BARTLETT PAUL A, JOURNAL OF THE AMERICAN CHEMICAL SOCIETY, vol. V100 N15, JPN5010000601, 19 July 1978 (1978-07-19), US, pages 4858 - 4865, ISSN: 0003478660 * |
| MASANORI HONDA ET AL.: "A synthesis of (±)-brefeldin A", TETRAHEDRON LETTERS, vol. 22, no. 28, JPN6017003939, 1981, NL, pages 2679 - 2682, ISSN: 0003711409 * |
| 社団法人日本化学会編, 化学便覧 応用化学編 第5版, JPN6017003942, 15 March 1995 (1995-03-15), JP, pages 317 - 322, ISSN: 0003711410 * |
| 社団法人日本化学会編, 新実験化学講座1 基本操作I, vol. 第6刷, JPN6017003944, 10 June 1985 (1985-06-10), JP, pages 326 - 327, ISSN: 0003711411 * |
Also Published As
| Publication number | Publication date |
|---|---|
| IL221242A0 (en) | 2012-10-31 |
| US20130005976A1 (en) | 2013-01-03 |
| BR112012023296A2 (pt) | 2016-10-18 |
| AU2011229164A1 (en) | 2012-08-30 |
| EP2547645B1 (en) | 2018-07-04 |
| US9586893B2 (en) | 2017-03-07 |
| CN103249708A (zh) | 2013-08-14 |
| EP3239129A1 (en) | 2017-11-01 |
| RU2628081C2 (ru) | 2017-08-14 |
| CA2793129A1 (en) | 2011-09-22 |
| EP2547645A1 (en) | 2013-01-23 |
| BR112012023296B1 (pt) | 2018-07-03 |
| JP2013522273A (ja) | 2013-06-13 |
| AU2011229164B2 (en) | 2015-11-26 |
| MX2012010678A (es) | 2012-10-15 |
| WO2011113859A1 (en) | 2011-09-22 |
| RU2012143977A (ru) | 2014-04-27 |
| US20170152253A1 (en) | 2017-06-01 |
| IL221242A (en) | 2016-04-21 |
| KR20130034012A (ko) | 2013-04-04 |
Similar Documents
| Publication | Publication Date | Title |
|---|---|---|
| CA2677173C (en) | Processes and intermediates for preparing a macrocyclic protease inhibitor of hcv | |
| AU2009331530B2 (en) | Processes and intermediates for preparing a macrocyclic protease inhibitor of HCV | |
| EP3386955B1 (en) | Intermediates for the preparation of sacubitril and their preparation | |
| US20170152253A1 (en) | Processes and Intermediates for Preparing a Macrocyclic Protease Inhibitor of HCV | |
| TW200831478A (en) | Chromane derivatives, synthesis thereof, and intermediates thereto | |
| JP6235473B2 (ja) | 大環状hcvプロテアーゼ阻害剤を製造するための方法および中間体 | |
| RU2588132C2 (ru) | Способы и промежуточные соединения для получения макроциклического ингибитора протеазы вируса гепатита с | |
| HK1188208A (en) | Processes and intermediates for preparing a macrocyclic protease inhibitor of hcv | |
| HK1242312A1 (en) | Processes and intermediates for preparing a macrocyclic protease inhibitor of hcv | |
| HK1199449B (en) | Processes and intermediates for preparing a macrocyclic protease inhibitor of hcv |
Legal Events
| Date | Code | Title | Description |
|---|---|---|---|
| A977 | Report on retrieval |
Free format text: JAPANESE INTERMEDIATE CODE: A971007 Effective date: 20161227 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20170118 |
|
| A601 | Written request for extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A601 Effective date: 20170418 |
|
| RD03 | Notification of appointment of power of attorney |
Free format text: JAPANESE INTERMEDIATE CODE: A7423 Effective date: 20170418 |
|
| RD04 | Notification of resignation of power of attorney |
Free format text: JAPANESE INTERMEDIATE CODE: A7424 Effective date: 20170428 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20170615 |
|
| A521 | Request for written amendment filed |
Free format text: JAPANESE INTERMEDIATE CODE: A523 Effective date: 20170718 |
|
| A131 | Notification of reasons for refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A131 Effective date: 20180109 |
|
| A601 | Written request for extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A601 Effective date: 20180329 |
|
| A601 | Written request for extension of time |
Free format text: JAPANESE INTERMEDIATE CODE: A601 Effective date: 20180607 |
|
| A02 | Decision of refusal |
Free format text: JAPANESE INTERMEDIATE CODE: A02 Effective date: 20181009 |